


SmPC (samenvatting van de productkenmerken) - Ztalmy
1. NAAM VAN HET GENEESMIDDEL
ZTALMY 50 mg/ml orale suspensie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml orale suspensie bevat 50 mg ganaxolon.
Hulpstoffen met bekend effect
Elke ml orale suspensie bevat:
- 0,00068 mg benzoëzuur
- 0,00023 mg benzylalcohol
- 1,02 mg methylparahydroxybenzoaat
- 0,2 mg propylparahydroxybenzoaat
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Orale suspensie.
Witte tot gebroken witte suspensie.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
ZTALMY is geïndiceerd voor de aanvullende behandeling van epileptische aanvallen die verband houden met een CDKL5-deficiëntiestoornis (waarbij CDKL5 staat voor cycline-afhankelijke kinase-achtige 5) (afgekort ‘CDD’ genoemd) bij patiënten van 2 tot en met 17 jaar oud. Het gebruik van ZTALMY kan worden voortgezet bij patiënten van 18 jaar en ouder.
4.2 Dosering en wijze van toediening
De behandeling moet worden gestart door en onder toezicht staan van artsen die ervaring hebben met de behandeling van epilepsie.
Dosering
Kinderen en jongeren tot 18 jaar
ZTALMY dient geleidelijk te worden getitreerd om een individuele klinische respons en verdraagbaarheid te bereiken. Bij patiënten die de in de onderstaande tabellen weergegeven doseringsstappen niet verdragen, kan de lagere dosis een aantal dagen langer worden aangehouden voordat er wordt overgegaan op een hogere dosis. Als de volgende dosis nog steeds niet wordt verdragen, kunnen de patiënten teruggaan naar de vorige – lagere – dosis.
ZTALMY moet drie keer per dag worden toegediend. Aanbevolen wordt de totale dagelijkse dosis in drie gelijke doses verspreid over de dag toe te dienen. Als dit door de patiënt niet wordt verdragen, kan de dosering bij elk doseringsinterval worden aangepast om de symptomen (bijv. slaperigheid) onder controle te houden, op voorwaarde dat de totale dagelijkse dosis wordt toegediend.
Patiënten met een gewicht van ≤ 28 kg
De aanbevolen maximale dagelijkse dosis is 63 mg/kg/dag, toegediend in drie afzonderlijke doses (om de acht uur). Over het algemeen is een minimumdosis van 33 mg/kg/dag vereist.
Het aanbevolen titratieschema voor patiënten die 28 kg of minder wegen, wordt hieronder weergegeven:
| Week | Dosering (driemaal daags toegediend) | ml/kg per enkelvoudige dosis | Totale dagelijkse dosis |
| Week 1 | 6 mg/kg | 0,12 | 18 mg/kg |
| Week 2 | 11 mg/kg | 0,22 | 33 mg/kg |
| Week 3 | 16 mg/kg | 0,32 | 48 mg/kg |
| Week 4 – lopend | 21 mg/kg | 0,42 | 63 mg/kg |
Patiënten met een gewicht van > 28 kg
De aanbevolen maximale dagelijkse dosis is 1 800 mg per dag, toegediend in drie afzonderlijke doses (om de acht uur). Over het algemeen is een minimumdosis van 900 mg/dag vereist.
Het aanbevolen titratieschema voor patiënten die meer dan 28 kg wegen, wordt hieronder weergegeven:
| Week | Dosering (driemaal daags toegediend) | ml per enkelvoudige dosis | Totale dagelijkse dosis |
| Week 1 | 150 mg | 3 | 450 mg |
| Week 2 | 300 mg | 6 | 900 mg |
| Week 3 | 450 mg | 9 | 1 350 mg |
| Week 4 – lopend | 600 mg | 12 | 1 800 mg |
Volwassenen
De werkzaamheid en de veiligheid van het starten van een behandeling met ZTALMY bij patiënten ouder dan 17 jaar zijn nog niet vastgesteld. Patiënten die als jongere duidelijk baat hebben gehad bij de behandeling, kunnen het gebruik van dit middel als volwassene voortzetten. Het wordt echter niet aanbevolen om de behandeling bij volwassenen te starten, aangezien de werkzaamheid en de veiligheid in deze populatie nog niet zijn vastgesteld (zie de rubrieken 5.1 en 5.2).
Stopzetting
Als de behandeling met ZTALMY moet worden stopgezet, dient de dosis geleidelijk te worden verlaagd. Bij patiënten die 28 kg of minder wegen, moet de totale dagelijkse dosis om de vier dagen met 15 mg/kg worden verlaagd. Bij patiënten die meer dan 28 kg wegen, moet de totale dagelijkse dosis om de vier dagen met 450 mg worden verlaagd. In noodsituaties kan het gebruik van ZTALMY onmiddellijk en zonder neerwaartse titratie worden stopgezet; neerwaartse titratie wordt echter aanbevolen om het risico op een verhoogde frequentie van de aanvallen en status epilepticus tot een minimum te beperken.
Gemiste doses
Gemiste doses kunnen tot vier uur vóór de volgende geplande dosis worden ingenomen. Wanneer de volgende dosis binnen minder dan vier uur moet worden ingenomen, wordt aanbevolen de gemiste dosis over te slaan en de behandeling bij de volgende geplande dosis te hernemen.
Bijzondere populaties
Ouderen
Er is geen informatie beschikbaar over het gebruik van ZTALMY bij CDD-patiënten van 65 jaar en ouder.
Nierinsufficiëntie
ZTALMY kan zonder dosisaanpassing worden toegediend aan patiënten met lichte, matige of ernstige nierinsufficiëntie. Er is nog geen ervaring met de behandeling van patiënten in het eindstadium van nierfalen. Het is niet bekend of ZTALMY dialyseerbaar is (zie rubriek 5.2).
Leverinsufficiëntie
Er is geen dosisaanpassing nodig bij patiënten met lichte (Child-Pugh A) of matige (Child-Pugh B) leverinsufficiëntie (zie rubriek 4.4).
Bij patiënten met ernstige leverinsufficiëntie (Child-Pugh C) moet de initiële doeldosis gelijk zijn aan een derde van de aanbevolen doeldosis. De dosistitratie moet worden uitgevoerd zoals is aangegeven in de onderstaande tabel(len).
De dosis voor patiënten met ernstige leverinsufficiëntie die 28 kg of minder wegen, wordt hieronder weergegeven:
| Week | Dosering (driemaal daags toegediend) | ml/kg per enkelvoudige dosis | Totale dagelijkse dosis |
| Week 1 | 2 mg/kg | 0,04 | 6 mg/kg |
| Week 2 | 3,7 mg/kg | 0,07 | 11 mg/kg |
| Week 3 | 5,3 mg/kg | 0,11 | 16 mg/kg |
| Week 4 – lopend | 7 mg/kg | 0,14 | 21 mg/kg |
De dosis voor patiënten met ernstige leverinsufficiëntie die meer dan 28 kg wegen, wordt hieronder weergegeven:
| Week | Dosering (driemaal daags toegediend) | ml per enkelvoudige dosis | Totale dagelijkse dosis |
| Week 1 | 50 mg | 1 | 150 mg |
| Week 2 | 100 mg | 2 | 300 mg |
| Week 3 | 150 mg | 3 | 450 mg |
| Week 4 – lopend | 200 mg | 4 | 600 mg |
Bij patiënten met ernstige leverinsufficiëntie kan de toediening van hogere of lagere doses worden overwogen op basis van de individuele klinische respons en verdraagbaarheid.
Pediatrische patiënten
Er zijn geen relevante gegevens beschikbaar betreffende het gebruik van ZTALMY bij zuigelingen jonger dan 6 maanden. De veiligheid en de werkzaamheid van ZTALMY bij kinderen jonger dan 2 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Uitsluitend bedoeld voor oraal gebruik. Er zijn geen gegevens beschikbaar over de haalbaarheid van toediening via een enterale voedingssonde.
ZTALMY moet tijdens of kort na de maaltijd worden ingenomen, en elke dosis moet indien mogelijk met soortgelijke levensmiddelen worden toegediend (zie rubriek 5.2). Vóór toediening niet met voedsel of dranken mengen.
Voor een nauwkeuriger gebruik mag ZTALMY alleen worden toegediend met behulp van de herbruikbare orale doseerspuiten die in elke verpakking worden meegeleverd.
Elke herbruikbare orale spuit van 12 ml is gemarkeerd met een schaalverdeling in stappen van 0,25 ml (elke toename van 0,25 ml komt overeen met 12,5 mg ganaxolon) en elke herbruikbare orale doseerspuit van 3 ml is gemarkeerd met een schaalverdeling in stappen van 0,1 ml (elke toename van 0,1 ml komt overeen met 5 mg ganaxolon). De berekende dosis moet worden afgerond op het dichtstbijzijnde schaalstreepje. Als de berekende dosis 3 ml (150 mg) of minder bedraagt, moet de kleine orale spuit van 3 ml worden gebruikt. Als de berekende dosis meer dan 3 ml (150 mg) bedraagt, moet de grote orale spuit van 12 ml worden gebruikt.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Slaperigheid en sedatie
ZTALMY veroorzaakt slaperigheid en sedatie (zie de rubrieken 4.5 en 4.8).
Andere middelen die het centrale zenuwstelsel (CZS) onderdrukken, waaronder gelijktijdig gebruikte geneesmiddelen tegen aanvallen, opioïden, antidepressiva en alcohol, kunnen dit effect van slaperigheid en sedatie nog versterken.
Suïcidaal gedrag en suïcidale ideatie
Er is melding gemaakt van suïcidaal gedrag en suïcidale ideatie bij patiënten die voor verschillende indicaties werden behandeld met anti-epileptische geneesmiddelen (AEG’s). Uit een meta-analyse van gerandomiseerde placebogecontroleerde onderzoeken met AEG’s bleek een licht verhoogd risico op suïcidaal gedrag en suïcidale ideatie. Het mechanisme van dit risico is niet bekend. De beschikbare gegevens sluiten de mogelijkheid van een verhoogd risico bij gebruik van ganaxolon niet uit.
Zorgverleners van patiënten moet worden geadviseerd waakzaam te zijn voor tekenen van suïcidaal gedrag en suïcidale ideatie, dan wel zelfverwonding, tijdens de behandeling en wanneer er veranderingen in het behandelschema moeten worden doorgevoerd. Verzorgers dient erop te worden gewezen dat zij een arts moeten raadplegen als er tekenen van suïcidaal gedrag en suïcidale ideatie optreden, of als er sprake is van zelfverwonding.
Alcoholgebruik
In diermodellen is aangetoond dat ganaxolon de invloed van alcohol versterkt. Patiënten mogen tijdens de behandeling geen alcohol drinken (zie rubriek 4.5).
CYP3A4-inductoren
Gelijktijdig gebruik met sterke cytochroom P450 (CYP) 3A4-inductoren – bijvoorbeeld carbamazepine, fenobarbital, fenytoïne, primidon, rifampicine en sint-janskruid – dient te worden vermeden, aangezien dat de blootstelling aan ganaxolon kan verminderen (zie rubriek 4.5).
Leverinsufficiëntie
Er werd een toename van de blootstelling aan ganaxolon waargenomen bij patiënten met ernstige leverinsufficiëntie (Child-Pugh C) (zie rubriek 5.2). Voor deze patiënten wordt een dosisaanpassing aanbevolen (zie rubriek 4.2).
Misbruik
ZTALMY kan tot misbruik leiden (zie rubriek 5.3).
Verslaving
Het was niet mogelijk om tijdens klinische proeven met ganaxolon onderzoek te doen naar lichamelijke afhankelijkheid. Uit onderzoek bij dieren blijkt echter dat de abrupte stopzetting van het gebruik van ganaxolon ontwenningsverschijnselen kan veroorzaken (zie de rubrieken 5.1 en 5.3). Daarom wordt aanbevolen om de inname van ganaxolon geleidelijk af te bouwen volgens de doseringsaanbevelingen, tenzij eventuele symptomen onmiddellijke stopzetting rechtvaardigen (zie rubriek 4.2).
Hulpstoffen met bekend effect
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dagelijkse dosis, wat wil zeggen dat het in wezen ‘natriumvrij’ is.
Dit geneesmiddel bevat 0,00068 mg benzoëzuur per ml. Benzoëzuur kan geelzucht (gele verkleuring van de huid en de ogen) bij pasgeboren baby’s (tot 4 weken oud) verergeren.
Dit middel bevat 0,00023 mg benzylalcohol in elke ml. Benzylalcohol kan allergische reacties veroorzaken. Controleer patiënten jonger dan 3 jaar op ademhalingssymptomen. Adviseer patiënten die zwanger zijn of borstvoeding geven over het potentiële risico van de hulpstof benzylalcohol, die in de loop van de tijd kan accumuleren en metabole acidose kan veroorzaken. Grote hoeveelheden moeten met voorzichtigheid en alleen indien nodig worden gebruikt, vooral bij patiënten met een verminderde lever- of nierfunctie, vanwege het risico op accumulatie en toxiciteit (metabole acidose).
Dit geneesmiddel bevat 1,02 mg methylparahydroxybenzoaat en 0,2 mg propylparahydroxybenzoaat per ml. Methylparahydroxybenzoaat en propylparahydroxybenzoaat kunnen allergische reacties veroorzaken (mogelijk vertraagd).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
CYP3A4-inductoren
Gelijktijdige toediening met een sterke CYP3A4-inductor verlaagt de blootstelling aan ganaxolon.
Gelijktijdig gebruik van rifampicine verlaagde de AUC0-inf van ganaxolon met ongeveer 57-68 %. Enzyminducerende anti-epileptica (bijv. carbamazepine, fenytoïne, fenobarbital en primidon) en sint-janskruid kunnen evenzo leiden tot een lagere plasmablootstelling aan ganaxolon. Het kan nodig zijn om de dosis te verhogen voor patiënten die een stabiele dosis ganaxolon nemen, alsook voor patiënten die beginnen met het gelijktijdig gebruik van enzyminducerende anti-epileptische geneesmiddelen of sint-janskruid, dan wel overschakelen op een hogere dosis daarvan; de maximale dagelijkse dosis mag echter niet worden overschreden (zie rubriek 4.4).
CYP3A4-remmers
Gelijktijdige toediening van ganaxolon en itraconazol, een sterke CYP3A4-remmer, verhoogde de AUC van ganaxolon bij gezonde proefpersonen met 17 % (de Cmax bleef gelijk). De veranderingen in de blootstelling aan ganaxolon bij gelijktijdige toediening met sterke, matige of zwakke CYP3A4-remmers zijn naar verwachting niet klinisch significant.
UGT-remmers
Ganaxolon is een substraat voor UGT1A3, UGT1A6, UGT1A9 en UGT2B15. Er zijn geen formele onderzoeken naar geneesmiddelinteracties uitgevoerd met ganaxolon in combinatie met UGT-remmers zoals valproaat. Het kan nodig zijn om de dosis van ganaxolon en/of de UGT-remmer te verlagen wanneer deze middelen samen worden toegediend.
Orale anticonceptiemiddelen
De mogelijke interactie van ganaxolon met orale anticonceptiemiddelen is niet onderzocht.
Interactie met ethanol
Gelijktijdig gebruik met CZS-onderdrukkende middelen (waaronder alcohol) kan het risico op sedatie en slaperigheid verhogen (zie rubriek 4.4). Patiënten moet een verbod worden opgelegd op het drinken van alcohol tijdens de behandeling.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van ganaxolon bij zwangere vrouwen. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3).
ZTALMY wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Ganaxolon en de metabolieten ervan worden uitgescheiden in de moedermelk. Op basis van een gemiddelde melkinname is de berekende maximale relatieve dosis ganaxolon voor met moedermelk gevoede pasgeborenen/zuigelingen ongeveer 1 % van de maternale dosis. Niet bekend is welk effect ganaxolon op pasgeborenen/zuigelingen heeft. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of de borstvoeding moet worden gestaakt of dat de behandeling met ZTALMY moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over de gevolgen van ganaxolon voor de vruchtbaarheid bij de mens. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
ZTALMY heeft een matige tot grote invloed op de rijvaardigheid en op het vermogen om machines te bedienen, omdat het kan leiden tot slaperigheid, sedatie en sedatiegerelateerde bijwerkingen – zoals vermoeidheid en ataxie – evenals andere CZS-gerelateerde bijwerkingen, zoals duizeligheid (zie rubriek 4.4). Patiënten moet worden geadviseerd geen voertuigen te besturen of machines te bedienen (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen die in klinische proeven bij patiënten met CDD werden gemeld, zijn slaperigheid (29,4 %) en pyrexie (23,5 %).
Lijst van bijwerkingen in tabelvorm
In de onderstaande tabel worden per systeem/orgaanklasse en frequentie de bijwerkingen weergegeven die zijn gemeld in klinische proeven met ganaxolon bij CDD-patiënten met een gemiddelde blootstellingsduur van 411,5 dagen (N = 102).
De frequenties worden als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10); soms (≥ 1/1 000, < 1/100); zelden (≥ 1/10 000, < 1/1 000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
| Systeem/orgaanklasse | Zeer vaak | Vaak |
| Zenuwstelselaandoeningen | Somnolentie | Sedatie Hypersomnie Lethargie Kwijlen |
| Maagdarmstelselaandoeningen | Speekselhypersecretie | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie |
Beschrijving van geselecteerde bijwerkingen
Slaperigheid en sedatie
ZTALMY kan slaperigheid en sedatie veroorzaken. In een placebogecontroleerd onderzoek naar CDD was de incidentie van slaperigheid en sedatie respectievelijk 31,4 % en 3,9 % bij patiënten die met ZTALMY werden behandeld, ten opzichte van respectievelijk 15,7 % en 3,9 % bij patiënten die met placebo werden behandeld. Deze bijwerkingen treden in een vroeg stadium van de behandeling op en hangen samen met de dosis; de symptomen nemen mogelijk af naarmate de behandeling wordt voortgezet.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is beperkte ervaring uit klinische proeven met betrekking tot overdosering. Volgens de meldingen hangen de bijwerkingen die van invloed zijn op het centrale zenuwstelsel (bijv. slaperigheid, sedatie) af van de dosis.
In geval van overdosering moet de patiënt worden geobserveerd en moet een passende symptomatische behandeling worden geboden, waarbij onder meer de vitale functies worden gecontroleerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: anti-epileptica, andere anti-epileptica, ATC-code: N03AX27.
Werkingsmechanisme
Ganaxolon is een methylanaloog van de endogene neurosteroïde allopregnanolon. Ganaxolon is een neuroactieve steroïde die op positieve en allosterische wijze gamma-aminoboterzuur type A-receptoren (GABAA-receptoren) in het CZS moduleert door interactie met een herkenningsplaats die verschilt van andere allosterische GABAA-receptormodulatoren.
Het precieze mechanisme van de therapeutische werking van ganaxolon voor de behandeling van epileptische aanvallen die verband houden met CDD is onbekend, maar aangenomen wordt dat de anticonvulsieve effecten van het middel voortvloeien uit de voornoemde modulatie van de GABAA-receptorfunctie, die zorgt voor een constante of tonische modulatie van de GABA-gemedieerde neurotransmissie.
Klinische werkzaamheid en veiligheid
De werkzaamheid voor de behandeling van epileptische aanvallen in verband met CDD bij patiënten van 2 jaar en ouder werd vastgesteld in één dubbelblind, gerandomiseerd, placebogecontroleerd onderzoek onder patiënten van 2 tot 19 jaar (onderzoek 1042-CDD-3001).
Bij de in onderzoek 1042-CDD-3001 opgenomen patiënten was er sprake van een moleculaire bevestiging van een pathogene dan wel waarschijnlijk pathogene CDKL5-variant, konden de aanvallen niet voldoende onder controle worden gehouden met ten minste twee eerdere gelijktijdig toegediende AEG’s, en waren in elke periode van één maand gedurende de twee maanden voorafgaand aan de screening ten minste 16 aanvallen van een primair aanvalstype per 28 dagen opgetreden.
In totaal namen 101 patiënten deel aan het onderzoek (51 voor placebo en 50 voor het onderzoeksgeneesmiddel). De patiënten waren voornamelijk meisjes (79,2 %; in overeenstemming met de demografische gegevens voor CDD) tussen 2 en 19 jaar oud (gemiddelde [standaarddeviatie (SD)]: 7,26 [4,55]), waarbij de grootste groep bestond uit pediatrische patiënten (kinderen van 2 tot 11 jaar [82,2 %] en adolescenten [16,8 %]). Er werden gelijktijdig AEG’s toegediend aan 96 % van de patiënten. Het gemiddelde (SD) aantal gelijktijdig door de deelnemers gebruikte AEG’s was 2,2 (1,14) in de placebogroep en 2,6 (1,40) in de ganaxolongroep. De meest voorkomende (≥ 10 patiënten) gelijktijdig gebruikte AEG’s waren valproaat, levetiracetam, clobazam en vigabatrine.
Het primaire werkzaamheidseindpunt bestond in de procentuele verandering ten opzichte van baseline in de frequentie van ernstige motorische aanvallen per 28 dagen tijdens de dubbelblinde behandelingsfase van 17 weken. Ernstige motorische aanvallen zijn onder meer bilaterale tonische, bilaterale clonische, atonische, gegeneraliseerde tonisch-clonische en focale tot bilaterale tonisch-clonische aanvallen. Bij baseline bedroeg het gemiddelde (SD) aantal ernstige motorische aanvallen per 28 dagen 104,8 (173,53) voor placebo en 117,2 (138,62) voor ganaxolon.
Aan het einde van de onderhoudsfase van 13 weken werd een statistisch betekenisvol verschil waargenomen in de mediane procentuele verandering ten opzichte van baseline in de frequentie van ernstige motorische aanvallen bij patiënten die met ganaxolon werden behandeld ten opzichte van patiënten die placebo kregen toegediend (zie tabel 1).
Tabel 1 Onderzoek 1042-CDD-3001 – Verandering in frequentie van ernstige motorische aanvallen per 28 dagen in de onderhoudsfase van 13 weken
| Placebo | Ganaxolon | |
Frequentie aanvallen per 28 dagen voor primaire aanvalstypes, N | 51 | 49 |
| Onderhoud gedurende 13 weken, mediane procentuele verandering (95 %-BI) | -6,49 (-26,77, 38,46) | -29,39 (-65,78, 1,30) |
| p-waarde uit Wilcoxon-toets | 0,0097 | |
| Responspercentage, N | 50 | 49 |
| n (%) | 6 (12,0) | 15 (30,6) |
| Verschil (95 %-BI) | 18,6 (2,0, 34,9) | |
| p-waardea | 0,0283 |
BI = 95 %-betrouwbaarheidsinterval.
a De respons wordt gedefinieerd als een afname van ten minste 50 % ten opzichte van baseline in de frequentie van primaire aanvallen per 28 dagen. De p-waarde is gebaseerd op de exacte toets van Fisher.
Uit de cumulatieve responscurve blijkt dat ganaxolon bij alle responspercentages een grotere afname in de aanvalsfrequentie opleverde dan placebo (zie figuur 1).
Figuur 1 Onderzoek 1042-CDD-3001 Cumulatieve responscurves voor de frequentie van primaire aanvallen per 28 dagen – onderhoudsfase van 13 weken, ITT-populatie
% verlaging in de frequentie van primaire aanvallen
Open-labelgegevens
CDD-patiënten die hadden deelgenomen aan de dubbelblinde fase van onderzoek 1042-CDD-3001, konden het onderzoek vervolgens voortzetten en deelnemen aan een uitbreidingsfase met open-labelopzet. Het primaire doel van de uitbreidingsfase met open-labelopzet betrof de veiligheid en de verdraagbaarheid van ganaxolon op lange termijn. Om over te gaan op de uitbreidingsfase met open-labelopzet ondergingen patiënten een geblindeerde kruistitratie tot een maximale dagelijkse dosis van 63 mg/kg/dag bij patiënten met een lichaamsgewicht van < 28 kg of 1 800 mg/dag bij patiënten met 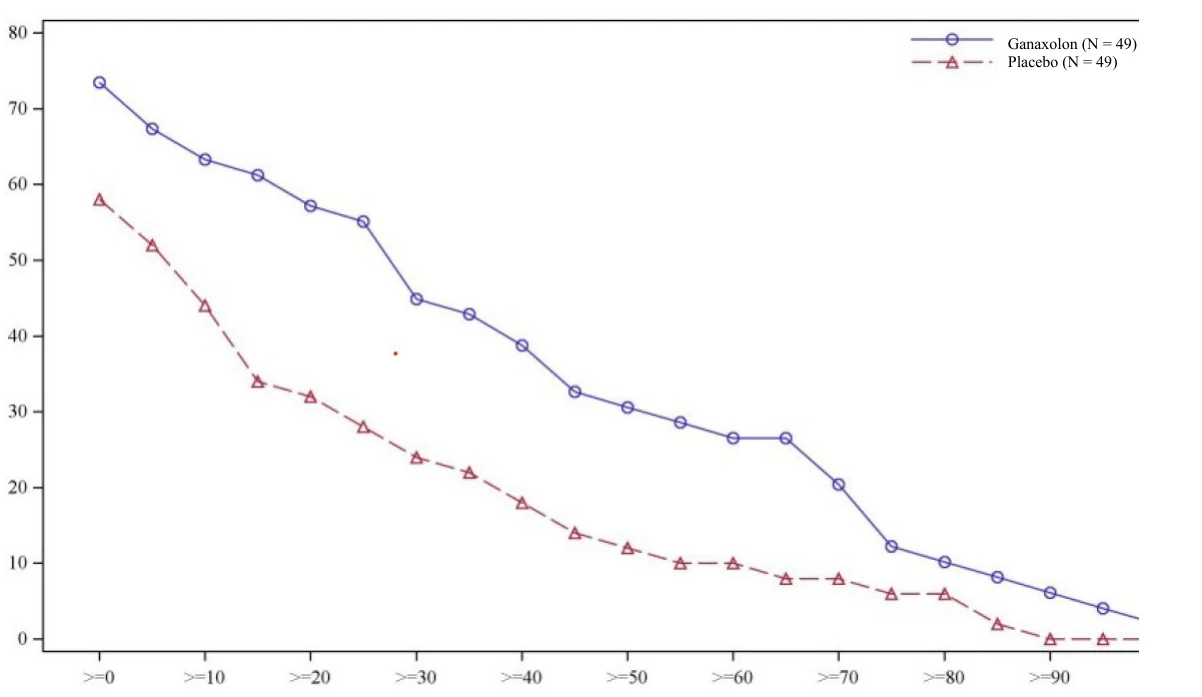 een gewicht van 28 kg of meer. Er zijn gegevens overgelegd voor 88 patiënten die deelnamen aan de uitbreidingsfase met open-labelopzet; zij kregen gedurende maximaal 4,25 jaar ganaxolon toegediend. In totaal zette 63,6 % van de patiënten hun deelname aan het onderzoek tijdens de uitbreidingsfase met open-labelopzet stop, voornamelijk vanwege terugtrekking door de deelnemer/ouder (17,0 %), gebrek aan werkzaamheid (18,2 %) en bijwerkingen (11,4 %).
Volwassen patiënten
De CDD-populatie in onderzoek 1042-CDD-3001 bestond voornamelijk uit pediatrische patiënten. Twee patiënten waren 19 jaar oud op het moment van inschrijving voor het onderzoek (van wie er één gerandomiseerd in de placebogroep werd ingedeeld en één in de ganaxolongroep). Zeven patiënten werden 18 jaar oud tijdens de uitbreidingsfase met open-labelopzet van het onderzoek. Voor deze patiënten (n = 9) was de mediane procentuele verandering in de frequentie van ernstige motorische aanvallen van baseline tot de laatste drie maanden in de open-labelfase -32,1 % (spreiding: -86,2 % tot 72,7 %).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met ZTALMY in een of meerdere subgroepen van de pediatrische patiënten met een CDKL5-deficiëntiestoornis (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Ganaxolon wordt snel geabsorbeerd, met een tijd tot maximale waargenomen plasmaconcentratie (Tmax) bij steady state (Css) van 2,0 tot 3,0 uur. Css wordt binnen 2 tot 3 dagen bereikt. Ganaxolon wordt bij de eerste leverpassage gemetaboliseerd, en de absolute biologische beschikbaarheid van de ganaxolonsuspensie is ongeveer 13 %.
Pediatrische patiënten in de leeftijd van 2 tot en met 5 jaar (met een mediaan lichaamsgewicht van 14,8 kg), van 6 tot en met 11 jaar (met een mediaan lichaamsgewicht van 22,6 kg) en van 12 tot en met 17 jaar (met een mediaan lichaamsgewicht van 36,1 kg) vertoonden respectievelijk een Cmax van 247, 269 en 293 ng/ml en een AUC0-24 van 3 903, 3 998 en 4 106 ng*u/ml wanneer zij een dosis van 21 mg/kg toegediend kregen met een maximum van 600 mg driemaal daags. De Cmax en de AUC0-24 bij volwassen patiënten waren respectievelijk 292 ng/ml en 4 100 ng*u/ml.
Toediening van ganaxolon tijdens consumptie van een vetrijke maaltijd verhoogde de Cmax met factor 2 en de AUC met factor 3 in vergelijking met de concentraties bij nuchtere toestand. Het effect van verschillende soorten voedsel is niet bekend.
Distributie
Ganaxolon wordt in hoge mate verspreid over het lichaam en het distributievolume ervan is ongeveer 580 l. Ganaxolon is voor ongeveer 99 % eiwitgebonden in serum.
Biotransformatie
Ganaxolon wordt bij mensen in hoge mate gemetaboliseerd en er zijn meer dan 50 metabolieten van fase 1 en fase 2 gedetecteerd. Het ganaxolonmetabolietpatroon bij steady state is gekarakteriseerd en is kwalitatief vergelijkbaar met het patroon na een enkelvoudige dosis, maar met een verhoogd aandeel in de vorm van gesulfateerde metabolieten. De gesulfateerde metabolieten hebben een lange eliminatiehalfwaardetijd. Ganaxolon wordt gemetaboliseerd door CYP3A4 en CYP3A5; CYP2B6, CYP2C19, CYP2D6, UGT1A3, UGT1A6, UGT1A9, UGT2B7 en UGTB15.
Eliminatie
De halfwaardetijd (t½) voor ganaxolon bij steady state was 7,8 tot 10,1 uur. Na de toediening van een enkelvoudige orale dosis van 300 mg [14C]-ganaxolon aan gezonde mannelijke proefpersonen werd 55 % van de totale radioactiviteit teruggevonden in feces (2 % als onveranderde ganaxolon) en werd 18 % van de totale radioactiviteitsdosis teruggevonden in de urine. De t½ van metabolieten van ganaxolon kan langer zijn dan die van ganaxolon (tot 230 uur).
Ganaxolon wordt uitgescheiden in de moedermelk; de concentraties waren ongeveer viermaal hoger dan in plasma (zie rubriek 4.6).
Dosisproportionaliteit en accumulatie
De farmacokinetiek van ganaxolon is over het algemeen lineair tussen 200 mg en 600 mg (of het pediatrische equivalent daarvan). Bij een dosering van driemaal daags bedragen de Cmax- en AUCtau-accumulatieratio’s respectievelijk factor 1,5 en factor 1,7.
Bijzondere populaties
Effect van leeftijd, geslacht, ras
Uit farmacokinetische populatieanalyses bleek dat leeftijd, geslacht of ras geen klinisch relevante gevolgen hadden voor de blootstelling aan ganaxolon. De CL- en V-waarden en de maximale geabsorbeerde dosis verhouden zich allemaal allometrisch tot het gewicht. Er werden geen klinisch relevante effecten waargenomen bij kinderen met een lichaamsgewicht van minder dan 28 kg, als gevolg van dosering op basis van gewicht. Populatiefarmacokinetische simulaties wijzen erop dat de blootstelling aan ganaxolon bij volwassenen omgekeerd evenredig is aan het lichaamsgewicht. De klinische relevantie is momenteel niet bekend, aangezien de werkzaamheid en de veiligheid alleen zijn aangetoond voor pediatrische CDD-patiënten met een laag lichaamsgewicht.
Pediatrische patiënten
De waargenomen farmacokinetische blootstellingen bij patiënten in onderzoek 1042-CDD-3001 waren vergelijkbaar tussen de leeftijdsgroepen van 2 tot en met 5 jaar (gemiddeld gewicht: 14,8 kg, n = 45), 6 tot en met 11 jaar (gemiddeld gewicht: 22,6 kg, n = 28), 12 tot en met 17 jaar (gemiddeld gewicht: 36,1 kg, n = 16), en 18 jaar en ouder (gemiddeld gewicht: 35,1 kg, n = 2). Er zijn geen farmacokinetische gegevens beschikbaar voor kinderen jonger dan 2 jaar.
Nierinsufficiëntie
De farmacokinetiek van ganaxolon vertoonde geen betekenisvolle wijzigingen bij patiënten met ernstige nierinsufficiëntie. Na orale toediening van een enkelvoudige dosis van 300 mg aan proefpersonen met ernstige nierinsufficiëntie (creatinineklaring tussen 15 en 30 ml/min) daalde de AUC0-inf van ganaxolon met 8 % en de Cmax met 11 % ten opzichte van de waarden bij proefpersonen met een normale nierfunctie (creatinineklaring van ≥ 90 ml/min, zoals geschat volgens Cockcroft-Gault). Patiënten in het eindstadium van nierfalen werden niet onderzocht.
Leverinsufficiëntie
De invloed van leverinsufficiëntie op de farmacokinetiek van ganaxolon werd onderzocht na inname van een enkelvoudige orale dosis van 300 mg. Na toediening werden geen klinisch significante effecten op de blootstellingswaarden van ganaxolon waargenomen bij patiënten met lichte (Child-Pugh A) en matige (Child-Pugh B) leverinsufficiëntie. Bij patiënten met ernstige leverinsufficiëntie (Child-Pugh C) steeg de AUC0-inf met ongeveer een factor 5,8 in vergelijking met patiënten met een normale leverfunctie (zie rubriek 4.2).
Onderzoeken naar geneesmiddelinteracties
In-vitrobeoordeling van geneesmiddelinteracties
In-vitro-onderzoeken met ganaxolon toonden aan dat geen andere farmacokinetische interacties te verwachten zijn. Ganaxolon is geen remmer of inductor van CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 of CYP3A4. In vitro had ganaxolon geen remmende werking voor UGT1A1, UGT1A3, UGT1A4, UGT1A6, UGT1A9 en UGT2B7. Ganaxolon heeft geen remmende werking voor BCRP, P-gp, MATE1, MATE2-K, OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3 of BSEP. Ganaxolon is geen substraat voor BCRP, P-gp, OCT1, OCT2, OATP1B1 of OATP1B3.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering en genotoxiciteit.
Toxiciteit bij herhaalde toediening
De primaire effecten bij dieren bestonden in klinische waarnemingen op het vlak van het centrale zenuwstelsel (bijv. sedatie), die dosisbeperkend waren en werden toegeschreven aan overdreven farmacologie.
In het toxiciteitsonderzoek met herhaalde dosering gedurende 12 maanden bij honden werd een dosisafhankelijke toename van de hartslag waargenomen bij ≥ 3 mg/kg/dag (vergelijkbaar met klinische blootstellingsniveaus) en kwam sinustachycardie voor bij hogere doses. Er traden geen veranderingen op in QTc-intervallen, bloeddrukparameters of histopathologische correlaties.
Carcinogeniciteit/genotoxiciteit
Er zijn geen carcinogeniciteitsonderzoeken uitgevoerd met ganaxolon bij ratten. Ganaxolon wordt niet als genotoxisch beschouwd.
In een zes maanden durend carcinogeniciteitsonderzoek bij transgene muizen was ganaxolon niet tumorigeen of carcinogeen tot het hoogste niet-klinische dosisniveau van 1.000 mg/kg/dag. De plasmablootstelling (AUC) aan ganaxolon bij de hoogste dosis was lager dan de AUC-blootstelling bij volwassen patiënten bij de maximale voor mensen aanbevolen dosis van 1.800 mg (~0,3-voudige klinische AUC). Het carcinogeen potentieel van ganaxolon blijft onzeker vanwege de lage blootstelling bij transgene muizen.
Reproductie- en ontwikkelingstoxiciteit
De onderzoeken naar reproductie- en ontwikkelingstoxiciteit hebben een beperkte waarde aangezien de blootstellingsniveaus ver onder de klinisch relevante niveaus lagen.
In het onderzoek naar vruchtbaarheid en vroege ontwikkeling van het embryo bij ratten traden veranderingen in de cycliciteit van de oestrus op.
In het gecombineerde onderzoek naar embryofoetale ontwikkeling en pre- en postnatale ontwikkeling bij ratten werd de draagtijd iets langer en traden lichte vertragingen op in de groei van de nakomelingen en de daarmee samenhangende ontwikkelingsmijlpalen.
Onderzoeken bij zogende ratten wijzen erop dat ganaxolon en de metabolieten ervan in de melk worden uitgescheiden, waarbij de concentraties in melk over het algemeen hoger liggen dan in plasma.
Het is niet bekend of ganaxolon doordringt in de placenta.
Juveniele toxiciteit
Histologische veranderingen bij jonge ratten waren op basis van de AUC-blootstelling vergelijkbaar met die bij volwassen ratten. Sedatie trad bij volwassen bij lagere blootstellingen op dan bij jonge dieren. Bij jonge mannetjes en vrouwtjes traden een verminderde toename van het lichaamsgewicht en een vertraging van de geslachtsrijpheid op, zonder effecten op de cycliciteit van de oestrus of enige vruchtbaarheid- of reproductieparameters. De blootstellingsniveaus bij jonge dieren waren vergelijkbaar met of lager dan de klinische blootstellingsniveaus.
De toediening van ganaxolon veroorzaakte een dosisafhankelijke toename van de neurodegeneratie in meerdere hersengebieden, in overeenstemming met de bevindingen voor andere GABA-modulatoren. In het 13 weken durende juveniele onderzoek werden geen functionele neurogedragsgevolgen van dit effect waargenomen. De blootstellingsniveaus bij jonge dieren waren vergelijkbaar met of lager dan de klinische blootstellingsniveaus.
Misbruik
Ganaxolon deelt een interne/subjectieve interoceptieve cue met benzodiazepinen en doseringsafhankelijk ondersteunde zelftoediening in een knaagdiermodel op basis van beloning, wat erop wijst dat ganaxolon versterkende kenmerken heeft die vergelijkbaar zijn met die van benzodiazepinen.
Verslaving
Dieronderzoek wijst erop dat de abrupte stopzetting van het gebruik van ganaxolon ontwenningsverschijnselen kan veroorzaken.
Onderzoek met metabolieten
Op basis van in-vitrogegevens kan een mogelijk hormonaal effect van metaboliet M2 bij klinische blootstellingen niet worden uitgesloten. In onderzoeken naar toxiciteit bij herhaalde dosering met directe toediening van M2 gedurende maximaal zes maanden werden veranderingen in de prostaatklier (verminderd gewicht, kleinere omvang, verminderde secretie en atrofie) en/of de zaadblaasjes (kleinere omvang, verminderde secretie en atrofie) waargenomen bij mannetjesratten rond de klinische blootstellingsniveaus (0,6- tot 2,4-voudig). De klinische relevantie blijft onbekend.
In een negen weken durend M2-onderzoek met orale toediening bij juveniele ratten werden onder of rond de klinische blootstellingsniveaus (0,3- tot 2-voudige klinische AUC) tekenen van vroegtijdige puberteit bij vrouwtjes, ongewenste effecten op de vrouwelijke voortplantingsorganen, waaronder minder corpora lutea en follikelcysten in de eierstokken, en verstoring van de oestruscyclus; bij mannetjes veranderingen in de zaadblaasjes (d.w.z. verminderd gewicht, klein uiterlijk, atrofie), vertraagde geslachtsrijping en lager gemiddeld gewicht van de bijballen en prostaatklieren waargenomen. Het risico van deze effecten bij mensen is niet bekend.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Hypromellose (E464)
Polyvinylalcohol (E1203)
Natriumlaurylsulfaat (E487)
Methylparahydroxybenzoaat (E218)
Propylparahydroxybenzoaat (E216)
Citroenzuur, watervrij (E330)
Natriumcitraatdihydraat (E331)
Kunstmatige kersensmaak (met propyleenglycol [E1520] en benzylalcohol [E1519]) Sucralose (E955)
Simethicon-emulsie (simethicon, polysorbaat 65, methylcellulose, polyethyleen, glycolmonostearaat, glycerolmonostearaat, xanthaangom, benzoëzuur [E210], sorbinezuur en gezuiverd water) Gezuiverd water
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
Binnen dertig dagen na de eerste opening van de fles gebruiken.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
6.5 Aard en inhoud van de verpakking
Fles van polyethyleen met hoge dichtheid (HDPE) met een kindveilige dop van polypropyleen (PP), aan de binnenkant bekleed met inductiefolie, verpakt in een doos met gekalibreerde herbruikbare orale doseerspuiten (HDPE-zuiger en polypropyleencilinder) en (een) flesadapter(s) (van polyethyleen met lage dichtheid).
Elke doos bevat:
- één fles van 110 ml met twee doseerspuiten voor orale toediening van 3 ml, twee doseerspuiten voor orale toediening van 12 ml en één flesadapter, of
- vijf flessen van 110 ml met vijf doseerspuiten voor orale toediening van 12 ml en vijf flesadapters.
Elke spuit van 12 ml is gemarkeerd met een schaalverdeling in stappen van 0,25 ml en elke spuit van 3 ml is gemarkeerd met een schaalverdeling in stappen van 0,1 ml.
Het kan voorkomen dat niet alle verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal (inclusief gebruikte/ongebruikte flesadapters en herbruikbare orale doseerspuiten) dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Immedica Pharma AB
113 63 Stockholm
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1743/001
EU/1/23/1743/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 juli 2023.
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.