


SmPC (samenvatting van de productkenmerken) - Zejula
Zejula 100 mg harde capsules
1. NAAM VAN HET GENEESMIDDEL
Zejula 100 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke harde capsule bevat niraparibtosylaatmonohydraat, overeenkomend met 100 mg niraparib.
Hulpstoffen met bekend effect
Elke harde capsule bevat 254,5 mg lactosemonohydraat (zie rubriek 4.4).
Elke harde capsulewand bevat ook 0,0172 mg van de kleurstof tartrazine (E 102).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule (capsule).
Harde capsule van ongeveer 22 mm × 8 mm; witte romp met de aanduiding “100 mg” in zwarte inkt en paarse dop met de aanduiding “Niraparib” in witte inkt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Zejula is geïndiceerd:
- als monotherapie voor de onderhoudsbehandeling van volwassen patiënten met gevorderde epitheliale hooggradige eierstok-, eileider- of primaire peritoneumkanker (van FIGO-stadia III en IV), die (volledig of partieel) reageren na afronding van een eerstelijnsbehandeling met op platina gebaseerde chemotherapie;
- als monotherapie voor de onderhoudsbehandeling van volwassen patiënten met platinagevoelige, gerecidiveerde, hooggradige sereuze epitheliale eierstok-, eileider- of primaire peritoneumkanker, die (volledig of partieel) reageren op op platina gebaseerde chemotherapie.
4.2 Dosering en wijze van toediening
Behandeling met Zejula dient te worden gestart door en onder toezicht te staan van een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Dosering
Eerstelijnsonderhoudsbehandeling van eierstokkanker
De aanbevolen aanvangsdosis Zejula is 200 mg (twee capsules van 100 mg) eenmaal daags. Voor patiënten die ≥ 77 kg wegen en bij baseline een bloedplaatjestelling ≥ 150.000/μl hebben, is de aanbevolen aanvangsdosis Zejula echter 300 mg (drie capsules van 100 mg) eenmaal daags (zie rubrieken 4.4 en 4.8).
Onderhoudsbehandeling van gerecidiveerde eierstokkanker
De dosis is drie harde capsules van 100 mg eenmaal daags, overeenkomend met een totale dagdosis van 300 mg.
Patiënten dienen te worden aangespoord om hun dosis elke dag ongeveer op hetzelfde tijdstip in te nemen. Toediening bij het naar bed gaan kan een potentiële methode zijn om misselijkheid te beheersen.
Het wordt aanbevolen de behandeling voort te zetten tot ziekteprogressie of toxiciteit optreedt.
Overgeslagen dosis
Als patiënten een dosis niet hebben ingenomen, dienen zij hun volgende dosis op het normale, geplande tijdstip in te nemen.
Dosisaanpassingen vanwege bijwerkingen
De aanbevolen dosisaanpassingen vanwege bijwerkingen staan vermeld in tabel 1, 2 en 3.
Over het algemeen wordt aanbevolen om de behandeling eerst te onderbreken (maar niet langer dan 28 dagen achter elkaar) om de patiënt te laten herstellen van de bijwerking, en vervolgens weer met dezelfde dosis te starten. Wanneer de bijwerking opnieuw optreedt, wordt aanbevolen de behandeling te onderbreken en vervolgens te hervatten met de verlaagde dosis. Als de bijwerking na een dosisonderbreking van 28 dagen nog steeds aanhoudt, wordt aanbevolen om te stoppen met Zejula. Als bijwerkingen niet kunnen worden behandeld met deze strategie van dosisonderbreking en -verlaging, wordt aanbevolen om te stoppen met Zejula.
Tabel 1: Aanbevolen dosisaanpassingen in geval van bijwerkingen
| Niveau aanvangsdosis | 200 mg | 300 mg |
| Eerste dosisverlaging | 100 mg/dag | 200 mg/dag (twee capsules van 100 mg) |
| Tweede dosisverlaging | Zejula stoppen. | 100 mg/daga (één capsule van 100 mg) |
a Stop met Zejula als de dosis verder moet worden verlaagd naar minder dan 100 mg/dag.
Tabel 2: Dosisaanpassingen in geval van niet-hematologische bijwerkingen
| Niet-hematologische, behandelingsgerelateerde bijwerking van CTCAE-graad ≥ 3, waarbij profylaxe niet haalbaar wordt geacht of de bijwerking ondanks behandeling blijft bestaan | Eerste optreden:
|
Tweede optreden:
| |
| Behandelingsgerelateerde bijwerking van CTCAE-graad ≥ 3 die langer dan 28 dagen aanhoudt terwijl de patiënt Zejula 100 mg/dag krijgt toegediend | Behandeling stoppen. |
CTCAE=Common Terminology Criteria for Adverse Events.
Tabel 3: Dosisaanpassingen in geval van hematologische bijwerkingen
| Hematologische bijwerkingen zijn waargenomen tijdens behandeling met Zejula, vooral in de beginfase van de behandeling. Het wordt daarom aanbevolen om gedurende de eerste maand van de behandeling het volledige bloedbeeld wekelijks te controleren en de dosis indien nodig aan te passen. Na de eerste maand wordt aanbevolen om het volledige bloedbeeld maandelijks en daarna periodiek te controleren (zie rubriek 4.4). Gebaseerd op individuele laboratoriumwaarden kunnen wekelijkse controles tijdens de tweede maand gerechtvaardigd zijn. | |
| Hematologische bijwerkingen waarvoor ondersteuning met transfusie of hematopoëtische groeifactor nodig is |
|
| Aantal bloedplaatjes < 100.000/μl | Eerste optreden:
|
Tweede optreden:
| |
| Neutrofielen < 1.000/µl of hemoglobine < 5,0 mmol/l (8 g/dl) |
|
Bevestigde diagnose van myelodysplastisch syndroom (MDS) of acute myeloïde leukemie (AML) |
|
Patiënten met een laag lichaamsgewicht bij de onderhoudsbehandeling van gerecidiveerde eierstokkanker
Ongeveer 25% van de patiënten in het NOVA-onderzoek woog minder dan 58 kg, en ongeveer 25% van de patiënten woog meer dan 77 kg. De incidentie van bijwerkingen van graad 3 of 4 was onder patiënten met een laag lichaamsgewicht (78%) hoger dan onder patiënten met een hoog lichaamsgewicht (53%). Slechts 13% van de patiënten met een laag lichaamsgewicht bleef na cyclus 3 op een dosis van 300 mg. Een aanvangsdosis van 200 mg kan worden overwogen voor patiënten die minder dan 58 kg wegen.
Ouderen
Er is geen dosisaanpassing nodig voor oudere patiënten (≥ 65 jaar). Er zijn beperkte klinische gegevens over patiënten van 75 jaar en ouder.
Nierfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met een lichte tot matige nierfunctiestoornis. Er zijn geen gegevens over patiënten met een ernstige nierfunctiestoornis of terminale nierziekte die hemodialyse ondergaan; bij deze patiënten dient voorzichtigheid te worden betracht (zie rubriek 5.2).
Leverfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met een lichte leverfunctiestoornis (ofwel aspartaataminotransferase (ASAT) > bovengrens van de normaalwaarde (ULN) en totaal bilirubine (TB) ≤ ULN of elke ASAT en TB > 1,0 x - 1,5 x ULN). Voor patiënten met een matige leverfunctiestoornis (elke ASAT en TB > 1,5 x - 3 x ULN) is de aanbevolen startdosering van Zejula 200 mg eenmaal daags. Er zijn geen gegevens over patiënten met een ernstige leverfunctiestoornis (elke ASAT en TB > 3 x ULN); bij deze patiënten dient voorzichtigheid te worden betracht (zie rubrieken 4.4 en 5.2).
Patiënten met een ‘Eastern Cooperative Oncology Group (ECOG) performance status’ van 2 tot 4 Er zijn geen klinische gegevens beschikbaar over patiënten met een ECOG-prestatiestatus 2 tot 4.
Pediatrische patiënten
De veiligheid en werkzaamheid van Zejula bij kinderen en adolescenten met een leeftijd jonger dan 18 jaar zijn niet vastgesteld. Buiten de goedgekeurde indicaties is Zejula in combinatie met dostarlimab onderzocht bij kinderen in de leeftijd van 5 tot minder dan 18 jaar met gerecidiveerde of refractaire solide tumoren waaronder osteosarcoom en neuroblastoom; de onderzoeksgegevens waren echter beperkt en op basis van de resultaten van het onderzoek kon niet geconcludeerd worden dat de voordelen van dergelijk gebruik zwaarder wegen dan de risico’s. De momenteel beschikbare gegevens worden beschreven in rubriek 5.1 en 5.2.
Wijze van toediening
Zejula is voor oraal gebruik. De capsules moeten in hun geheel met water worden doorgeslikt. De capsules mogen niet worden gekauwd of geplet.
Zejula capsules kunnen worden ingenomen zonder rekening te houden met maaltijden (zie rubriek 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hematologische bijwerkingen
Er zijn hematologische bijwerkingen (trombocytopenie, anemie, neutropenie) gemeld bij patiënten die werden behandeld met Zejula (zie rubriek 4.8). Patiënten met een lager lichaamsgewicht of een lager aantal bloedplaatjes bij baseline kunnen een verhoogd risico lopen op trombocytopenie graad 3+ (zie rubriek 4.2).
Controle van het volledige bloedbeeld, in de eerste maand wekelijks, dan gedurende de volgende 10 maanden van de behandeling maandelijks en daarna periodiek, wordt aanbevolen om te controleren op klinisch significante veranderingen in hematologische parameters tijdens de behandeling (zie rubriek 4.2).
Als een patiënt een ernstige, aanhoudende hematologische toxiciteit, waaronder pancytopenie, ontwikkelt die niet binnen 28 dagen na onderbreking verdwijnt, dient Zejula te worden gestopt.
Vanwege het risico van trombocytopenie dienen anticoagulantia en geneesmiddelen waarvan bekend is dat ze het aantal trombocyten verlagen met voorzichtigheid te worden gebruikt (zie rubriek 4.8).
Myelodysplastisch syndroom/acute myeloïde leukemie
Gevallen van myelodysplastisch syndroom/acute myeloïde leukemie (MDS/AML), waaronder gevallen met een dodelijke afloop, zijn waargenomen bij patiënten die in klinische onderzoeken en na het op de markt brengen werden behandeld met Zejula als monotherapie of in combinatiebehandeling (zie rubriek 4.8).
Tijdens klinische onderzoeken varieerde de duur van behandeling met Zejula bij patiënten voordat zij MDS/AML ontwikkelden, van 0,5 maanden tot > 4,9 jaar. De gevallen waren kenmerkend voor secundaire, aan kankertherapie gerelateerde MDS/AML. Alle patiënten hadden platinabevattende chemotherapieregimes gekregen en velen hadden ook andere DNA-beschadigende middelen en radiotherapie gekregen. Sommige patiënten hadden een voorgeschiedenis van beenmergsuppressie. In het NOVA-onderzoek was de incidentie van MDS/AML hoger in het gBRCAmut-cohort (7,4%) dan in het non-gBRCAmut-cohort (1,7%).
Voor vermoedelijke MDS/AML of aanhoudende hematologische toxiciteiten dient de patiënt voor nadere beoordeling doorverwezen te worden naar een hematoloog. Als MDS/AML bevestigd wordt, dient de behandeling te worden gestopt en de patiënt gepast te worden behandeld.
Hypertensie, inclusief hypertensieve crisis
Hypertensie, inclusief hypertensieve crisis, is gemeld bij gebruik van Zejula (zie rubriek 4.8). Vooraf bestaande hypertensie dient adequaat onder controle te worden gebracht voordat een behandeling met Zejula wordt gestart. Tijdens behandeling met Zejula dient de bloeddruk in de eerste twee maanden ten minste wekelijks te worden gecontroleerd, daarna in het eerste jaar maandelijks en daarna periodiek. Thuiscontrole van de bloeddruk kan overwogen worden voor geschikte patiënten die de instructie krijgen contact op te nemen met hun zorgverlener bij een verhoging van hun bloeddruk.
Hypertensie dient medicamenteus te worden behandeld met antihypertensiva en daarnaast dient de dosis Zejula indien nodig te worden aangepast (zie rubriek 4.2). In het klinische programma werd de bloeddruk op dag 1 van elke cyclus van 28 dagen gemeten, terwijl de patiënt Zejula bleef innemen. In de meeste gevallen werd hypertensie adequaat onder controle gebracht met een standaardbehandeling met antihypertensiva, met of zonder aanpassing van de dosis Zejula (zie rubriek 4.2). Zejula dient te worden gestopt in geval van hypertensieve crisis of als medisch significante hypertensie niet adequaat onder controle kan worden gebracht door behandeling met antihypertensiva.
Posterieur reversibel encefalopathiesyndroom (PRES)
Bij patiënten die Zejula kregen, zijn gevallen van PRES gemeld (zie rubriek 4.8). PRES is een zeldzame, reversibele, neurologische aandoening, die zich kan presenteren met snel ontwikkelende symptomen waaronder insulten, hoofdpijn, veranderde psychische toestand, visuele stoornis of corticale blindheid, met of zonder geassocieerde hypertensie. Voor een diagnose van PRES is een bevestiging door middel van beeldvorming van de hersenen nodig, bij voorkeur door magnetische resonantiebeeldvorming (MRI).
Het wordt aanbevolen om in geval van PRES de behandeling met Zejula te stoppen en specifieke symptomen, waaronder hypertensie, te behandelen. Het is niet bekend of het veilig is de behandeling met Zejula opnieuw te beginnen bij patiënten die eerder last hadden van PRES.
Zwangerschap/anticonceptie
Zejula mag niet tijdens de zwangerschap worden gebruikt en ook niet door vrouwen die zwanger kunnen worden en niet bereid zijn om zeer effectieve anticonceptie te gebruiken tijdens de behandeling en gedurende 6 maanden na de laatste toegediende dosis Zejula (zie rubriek 4.6). Vóór aanvang van de behandeling dient bij alle vrouwen die zwanger kunnen worden een zwangerschapstest te worden uitgevoerd.
Leverfunctiestoornis
Patiënten met een ernstige leverfunctiestoornis kunnen een verhoogde blootstelling aan niraparib krijgen op basis van gegevens van patiënten met een matige leverfunctiestoornis en dienen zorgvuldig gecontroleerd te worden (zie rubrieken 4.2 en 5.2).
Lactose
Zejula harde capsules bevatten lactosemonohydraat. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet in te nemen.
Tartrazine (E 102)
Dit geneesmiddel bevat tartrazine (E 102), dat allergische reacties kan veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Farmacodynamische interacties
De combinatie van niraparib met vaccins of immunosuppressiva is niet onderzocht.
De gegevens over niraparib in combinatie met cytotoxische geneesmiddelen zijn beperkt. Daarom is voorzichtigheid geboden als niraparib in combinatie met vaccins, immunosuppressiva of andere cytotoxische geneesmiddelen wordt gebruikt.
Farmacokinetische interacties
Er is geen klinisch onderzoek naar geneesmiddelinteracties uitgevoerd met niraparib.
Effect van niraparib op andere geneesmiddelen
Inductie van CYP1A2
In vitro is niraparib een inductor van CYP1A2. Daarom is voorzichtigheid geboden wanneer niraparib gecombineerd wordt met werkzame stoffen waarvan de metabolisering afhankelijk is van CYP1A2, met name stoffen met een smalle therapeutische breedte (bijvoorbeeld clozapine, theofylline en ropinirol).
Remming van efflux-transporteiwitten [P-glycoproteïne (Pgp), Breast Cancer Resistance Protein (BCRP) en MATE1/2K]
In vitro is niraparib een remmer van Pgp. Aangezien er geen klinische gegevens beschikbaar zijn, kan niet worden uitgesloten dat niraparib de systemische blootstelling kan verhogen van andere geneesmiddelen die worden getransporteerd door Pgp en die gevoelig zijn voor intestinale Pgp-remming (bijvoorbeeld dabigatran etexilaat).
In vitro is niraparib een remmer van BCRP. Een klinisch relevante interactie met BCRP-substraten kan niet worden uitgesloten. Voorzichtigheid is daarom geboden wanneer niraparib wordt gecombineerd met substraten van BCRP (bijvoorbeeld irinotecan, rosuvastatine, simvastatine, atorvastatine en methotrexaat) vanwege het risico op verhoogde systemische blootstelling.
Niraparib is in vitro een remmer van MATE1 en MATE2K. Plasmaconcentraties van metformine kunnen toenemen wanneer gelijktijdig toegediend met niraparib. Nauwlettende controle van de bloedglucosespiegel wordt aanbevolen wanneer met niraparib begonnen of gestopt wordt bij patiënten die metformine krijgen. Het kan nodig zijn de metforminedosis aan te passen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, mogen niet zwanger worden terwijl ze worden behandeld en mogen niet zwanger zijn aan het begin van de behandeling. Vóór aanvang van de behandeling dient bij alle vrouwen die zwanger kunnen worden een zwangerschapstest te worden uitgevoerd.
Vrouwen die zwanger kunnen worden, moeten zeer effectieve anticonceptie gebruiken tijdens de behandeling en gedurende 6 maanden na de laatste toegediende dosis Zejula.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van niraparib bij zwangere vrouwen. Er is geen dieronderzoek uitgevoerd naar reproductie- en ontwikkelingstoxiciteit. Gebaseerd op zijn werkingsmechanisme zou niraparib echter schade aan het embryo of de foetus, waaronder embryoletale en teratogene effecten, kunnen veroorzaken wanneer het wordt toegediend aan een zwangere vrouw.
Zejula mag niet tijdens de zwangerschap worden gebruikt.
Borstvoeding
Het is niet bekend of niraparib of de metabolieten daarvan in de moedermelk worden uitgescheiden.
Borstvoeding is gecontra-indiceerd tijdens toediening van Zejula en gedurende 1 maand na de laatste toegediende dosis (zie rubriek 4.3).
Vruchtbaarheid
Er zijn geen klinische gegevens over vruchtbaarheid. Er is een reversibele afname van spermatogenese waargenomen bij ratten en honden (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Zejula heeft matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten die Zejula innemen, kunnen asthenie, vermoeidheid, duizeligheid of concentratieproblemen ondervinden. Patiënten die deze symptomen ondervinden, dienen voorzichtig te zijn bij het besturen van voertuigen en het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Bijwerkingen van alle graden die optraden bij ≥ 10% van de 851 patiënten die Zejula als monotherapie kregen in de gepoolde PRIMA- (aanvangsdosis van 200 mg of 300 mg) en NOVA-onderzoeken: nausea, anemie, trombocytopenie, vermoeidheid, constipatie, braken, hoofdpijn, insomnia, plaatjestelling verlaagd, neutropenie, abdominale pijn, verminderde eetlust, diarree, dyspneu, hypertensie, asthenie, duizeligheid, neutrofielentelling verlaagd, hoesten, artralgie, rugpijn, wittebloedceltelling verlaagd en opvliegers.
De vaakst voorkomende ernstige bijwerkingen > 1% (frequenties van tijdens de behandeling opgetreden bijwerkingen) waren trombocytopenie en anemie.
Lijst van bijwerkingen in tabelvorm
De volgende bijwerkingen zijn vastgesteld op basis van klinische onderzoeken en postmarketing surveillance bij patiënten die Zejula als monotherapie kregen (zie tabel 4). De frequenties waarmee bijwerkingen optraden zijn gebaseerd op gepoolde gegevens van bijwerkingen die zijn gegenereerd uit de PRIMA- en NOVA-onderzoeken (vaste aanvangsdosis van 300 mg/dag) waarbij de blootstelling van de patiënt bekend is en als volgt gedefinieerd:
Zeer vaak: ≥ 1/10
Vaak: ≥ 1/100, < 1/10
Soms: ≥ 1/1.000, < 1/100
Zelden: ≥ 1/10.000, < 1/1.000
Zeer zelden: < 1/10.000
Binnen elke frequentiecategorie worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 4: Lijst van bijwerkingen in tabelvorm
| Systeem/orgaanklasse | Frequentie van alle CTCAE-graden | Frequentie van CTCAE-graad 3 of 4 |
| Infecties en parasitaire aandoeningen | Zeer vaak Urineweginfectie Vaak Bronchitis, conjunctivitis | Soms Urineweginfectie, bronchitis |
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Vaak Myelodysplastisch syndroom/acute myeloïde leukemiea | Vaak Myelodysplastisch syndroom/acute myeloïde leukemiea |
Bloed- en lymfestelselaandoeningen | Zeer vaak Trombocytopenie, anemie, neutropenie, leukopenie Soms Pancytopenie, febriele neutropenie | Zeer vaak Trombocytopenie, anemie, neutropenie Vaak Leukopenie Soms Pancytopenie, febriele neutropenie |
| Immuunsysteemaandoeningen | Vaak Overgevoeligheidb | Soms Overgevoeligheid |
Voedings- en stofwisselingsstoornissen | Zeer vaak Verminderde eetlust Vaak Hypokaliëmie | Vaak Hypokaliëmie Soms Verminderde eetlust |
| Psychische stoornissen | Zeer vaak Insomnia Vaak Angst, depressie, cognitieve stoornisc Soms Verwarde toestand | Soms Insomnia, angst, depressie, verwarde toestand |
| Zenuwstelselaandoeningen | Zeer vaak Hoofdpijn, duizeligheid | Soms Hoofdpijn |
| Systeem/orgaanklasse | Frequentie van alle CTCAE-graden | Frequentie van CTCAE-graad 3 of 4 |
Vaak Dysgeusie Zelden Posterieur reversibel encefalopathiesyndroom (PRES)a | ||
| Hartaandoeningen | Zeer vaak Hartkloppingen Vaak Tachycardie | |
| Bloedvataandoeningen | Zeer vaak Hypertensie Zelden Hypertensieve crisis | Vaak Hypertensie |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak Dyspneu, hoesten, nasofaryngitis Vaak Bloedneus Soms Pneumonitis | Soms Dyspneu, bloedneus, pneumonitis |
| Maagdarmstelselaandoeningen | Zeer vaak Nausea, constipatie, braken, abdominale pijn, diarree, dyspepsie Vaak Droge mond, abdominale distensie, slijmvliesontsteking, stomatitis | Vaak Nausea, braken, abdominale pijn Soms Diarree, constipatie, slijmvliesontsteking, stomatitis, droge mond |
Huid- en onderhuidaandoeningen | Vaak Fotosensitiviteit, rash | Soms Fotosensitiviteit, rash |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak Rugpijn, artralgie Vaak Myalgie | Soms Rugpijn, artralgie, myalgie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak Vermoeidheid, asthenie Vaak Oedeem perifeer | Vaak Vermoeidheid, asthenie |
| Onderzoeken | Vaak Gammaglutamyltransferase verhoogd, AST verhoogd, serum creatinine verhoogd, ALT verhoogd, alkaline fosfatase in serum verhoogd, gewicht verlaagd | Vaak Gammaglutamyltransferase verhoogd, ALT verhoogd Soms AST verhoogd, alkaline fosfatase in serum verhoogd |
CTCAE = Common Terminology Criteria for Adverse Events versie 4.02
a Op basis van gegevens uit klinisch onderzoek naar niraparib. Deze zijn niet beperkt tot het hoofdonderzoek ENGOT-OV16 met monotherapie.
b Omvat overgevoeligheid, overgevoeligheid voor geneesmiddelen, anafylactoïde reactie, geneesmiddeleruptie, angio-oedeem en urticaria.
c Omvat geheugenstoornis, concentratiestoornis.
De bijwerkingen die werden gezien bij de groep patiënten die een aanvangsdosis Zejula van 200 mg kregen toegediend op basis van gewicht of aantal bloedplaatjes bij baseline, kwamen even vaak of minder vaak voor in vergelijking met de groep die een vaste aanvangsdosis van 300 mg kreeg toegediend (tabel 4).
Zie hieronder voor specifieke informatie over de frequentie van trombocytopenie, anemie en neutropenie.
Beschrijving van geselecteerde bijwerkingen
Hematologische bijwerkingen (trombocytopenie, anemie, neutropenie), waaronder klinische diagnoses en/of laboratoriumuitslagen, traden doorgaans vroeg in de behandeling met niraparib op, waarbij de incidentie in de loop van de tijd afnam.
In NOVA en PRIMA hadden patiënten die in aanmerking kwamen voor behandeling met Zejula de volgende uitgangswaarden van hematologische parameters: absoluut aantal neutrofielen (ANC) ≥ 1.500 cellen/µl; bloedplaatjes ≥ 100.000 cellen/µl en hemoglobine ≥ 5,6 mmol/l (9 g/dl; NOVA) of ≥ 6,2 mmol/l (10 g/dl;PRIMA) vóór behandeling. In het klinische programma werden hematologische bijwerkingen behandeld met bewaking van de laboratoriumwaarden en dosisaanpassingen (zie rubriek 4.2).
In PRIMA, bij patiënten die een aanvangsdosis Zejula kregen toegediend op basis van gewicht of aantal bloedplaatjes bij baseline, waren trombocytopenie, anemie en neutropenie van graad ≥ 3 verminderd van respectievelijk 48% naar 21%, 36% naar 23% en 24% naar 15%, vergeleken met de groep die een vaste aanvangsdosis van 300 mg kreeg toegediend. De frequentie hiervan was lager in vergelijking met de groep die een vaste aanvangsdosis van 300 mg kreeg toegediend. Stoppen vanwege trombocytopenie, anemie en neutropenie kwam voor bij respectievelijk 3%, 3% en 2% van de patiënten.
Trombocytopenie
In PRIMA kreeg ongeveer 39% van de patiënten die met Zejula werden behandeld trombocytopenie van graad 3/4 in vergelijking met 0,4% van de patiënten die met placebo werden behandeld, met een mediane tijd van eerste dosis tot eerste optreden van 22 dagen (spreiding: 15 tot 335 dagen) en met een mediane duur van 6 dagen (spreiding: 1 tot 374 dagen). Stoppen vanwege trombocytopenie kwam voor bij 4% van de patiënten die niraparib kregen.
In NOVA kreeg ongeveer 60% van de patiënten trombocytopenie van enige graad, en 34% van de patiënten kreeg trombocytopenie graad 3/4. Bij patiënten met minder dan 180 × 109/l trombocyten bij baseline kwamen trombocytopenie van enige graad en trombocytopenie graad 3/4 voor bij respectievelijk 76% en 45% van de patiënten. De mediane tijd tot het ontstaan van trombocytopenie ongeacht de graad en trombocytopenie graad 3/4 was respectievelijk 22 en 23 dagen. Het percentage nieuwe gevallen van trombocytopenie na intensieve dosisaanpassingen die werden uitgevoerd gedurende de eerste twee maanden van behandeling vanaf cyclus 4 bedroeg 1,2%. De mediane duur van voorvallen van trombocytopenie ongeacht de graad was 23 dagen, en de mediane duur van trombocytopenie graad 3/4 was 10 dagen. Patiënten die worden behandeld met Zejula en trombocytopenie ontwikkelen, kunnen een verhoogd risico van hemorragie hebben. In het klinische programma werd trombocytopenie behandeld met bewaking van laboratoriumwaarden, dosisaanpassing en bloedplaatjestransfusie indien aangewezen (zie rubriek 4.2). Stoppen vanwege voorvallen van trombocytopenie (trombocytopenie en aantal bloedplaatjes verlaagd) kwam voor bij ongeveer 3% van de patiënten.
In NOVA hadden 13% (48/367) van de patiënten bloeding met gelijktijdige trombocytopenie; alle bloedingsvoorvallen die gelijktijdig met trombocytopenie optraden, waren van graad 1 of 2 in ernst, met uitzondering van één voorval van petechiën en hematoom van graad 3 dat gelijktijdig met een ernstige bijwerking van pancytopenie werd waargenomen. Trombocytopenie kwam vaker voor bij patiënten met een aantal bloedplaatjes minder dan 180 × 109/l bij baseline. Ongeveer 76% van de patiënten met lagere aantallen bloedplaatjes bij baseline (< 180 × 109/l) die Zejula ontvingen, kreeg trombocytopenie ongeacht de graad en 45% van de patiënten kreeg trombocytopenie van graad 3/4. Pancytopenie is waargenomen bij < 1% van de patiënten die niraparib kregen.
Anemie
In PRIMA kreeg 31% van de patiënten die met Zejula werden behandeld anemie van graad 3/4 in vergelijking met 2% van de patiënten die placebo kregen, met een mediane tijd van eerste dosis tot eerste optreden van 80 dagen (spreiding: 15 tot 533 dagen) en met een mediane duur van 7 dagen (spreiding: 1 tot 119 dagen). Stoppen vanwege anemie kwam voor bij 2% van de patiënten die niraparib kregen.
In NOVA kreeg ongeveer 50% van de patiënten anemie van enige graad, en 25% kreeg anemie graad 3/4. De mediane tijd tot het ontstaan van anemie ongeacht de graad was 42 dagen, en 85 dagen voor voorvallen van graad 3/4. De mediane duur van anemie ongeacht de graad was 63 dagen, en 8 dagen voor voorvallen van graad 3/4. Anemie van elke graad kan tijdens de behandeling met Zejula aanhouden. In het klinische programma werd anemie behandeld met bewaking van de laboratoriumwaarden, dosisaanpassing (zie rubriek 4.2) en indien aangewezen met transfusies met rode bloedcellen. Stoppen vanwege anemie kwam voor bij 1% van de patiënten.
Neutropenie
In PRIMA kreeg 21% van de patiënten die met Zejula werden behandeld neutropenie van graad 3/4 in vergelijking met 1% van de patiënten die placebo kregen, met een mediane tijd van eerste dosis tot eerste optreden van 29 dagen (spreiding: 15 tot 421 dagen) en met een mediane duur van 8 dagen (spreiding: 1 tot 42 dagen). Stoppen vanwege neutropenie kwam voor bij 2% van de patiënten die niraparib kregen.
In NOVA kreeg ongeveer 30% van de patiënten neutropenie van enige graad, en 20% van de patiënten kreeg neutropenie graad 3/4. De mediane tijd tot het ontstaan van neutropenie ongeacht de graad was 27 dagen, en 29 dagen voor voorvallen van graad 3/4. De mediane duur van neutropenie ongeacht de graad was 26 dagen, en 13 dagen voor voorvallen van graad 3/4. Daarnaast werd granulocyt-koloniestimulerende factor (GCSF) toegediend aan ongeveer 6% van de patiënten die met niraparib werden behandeld, als gelijktijdige behandeling van neutropenie. Stoppen vanwege voorvallen van neutropenie kwam voor bij 2% van de patiënten.
Myelodysplastisch syndroom/acute myeloïde leukemie
Tijdens klinische onderzoeken trad MDS/AML op bij 1% van de patiënten die werden behandeld met Zejula. Van die gevallen had 41% een dodelijke afloop. Na 75 maanden follow-up voor overleving was de incidentie hoger bij patiënten met recidiverende eierstokkanker die 2 of meer lijnen eerdere chemotherapie met platina hadden gekregen en die gBRCAmut hadden. Alle patiënten hadden mogelijk bijdragende factoren voor de ontwikkeling van MDS/AML, aangezien ze eerdere chemotherapie hadden gekregen met platinamiddelen. Velen hadden ook andere DNA-beschadigende middelen en radiotherapie ontvangen. Het merendeel van de meldingen kwam van gBRCAmut-dragers. Sommige patiënten hadden een voorgeschiedenis van eerdere kanker of beenmergsuppressie.
In PRIMA was de incidentie van MDS/AML 2,3% bij patiënten die Zejula kregen en 1,6% bij patiënten die placebo kregen met een follow-up van 74 maanden.
In NOVA bij patiënten met recidiverende eierstokkanker die ten minste twee eerdere lijnen chemotherapie met platina hadden gekregen, was de algehele incidentie van MDS/AML 3,8% bij patiënten die Zejula kregen en 1,7% bij patiënten die placebo kregen met een follow-up van 75 maanden. In gBRCAmut- en non-gBRCAmut-cohorten was de incidentie van MDS/AML respectievelijk 7,4% en 1,7% bij patiënten die Zejula kregen en 3,1% en 0,9% bij patiënten die placebo kregen.
Hypertensie
In PRIMA kwam hypertensie van graad 3/4 voor bij 6% van de patiënten die met Zejula werden behandeld in vergelijking met 1% van de patiënten die placebo kregen, met een mediane tijd van eerste dosis tot eerste optreden van 50 dagen (spreiding: 1 tot 589 dagen) en met een mediane duur van 12 dagen (spreiding: 1 tot 61 dagen). Geen van de patiënten is gestopt met Zejula vanwege hypertensie.
In NOVA kwam hypertensie ongeacht de graad voor bij 19,3% van de patiënten die met Zejula werden behandeld. Hypertensie graad 3/4 kwam voor bij 8,2% van de patiënten. Hypertensie kon goed worden behandeld met antihypertensiva. Stoppen vanwege hypertensie kwam voor bij < 1% van de patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in Aanhangsel V.
4.9 Overdosering
Er is geen specifieke behandeling in geval van overdosering met Zejula en symptomen van overdosering zijn niet vastgesteld. In geval van een overdosering dienen artsen algemene ondersteunende maatregelen te nemen en symptomen te behandelen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, overige antineoplastische middelen, ATC-code: L01XK02.
Werkingsmechanisme en farmacodynamische effecten
Niraparib is een remmer van de poly(ADP-ribose)-polymerase- (PARP-)enzymen PARP1 en PARP2, die een rol spelen bij DNA-repair. In-vitro-onderzoeken hebben aangetoond dat remming van enzymatische PARP-activiteit en toegenomen vorming van PARP-DNA-complexen, met als gevolg DNA-schade, apoptose en celdood, betrokken kunnen zijn bij door niraparib geïnduceerde cytotoxiciteit. Toename van de door niraparib geïnduceerde cytotoxiciteit werd waargenomen in tumorcellijnen met of zonder deficiënties in de BReast CAncer
(BRCA) 1- en 2-tumorsuppressorgenen. In orthotopische hooggradige xenograft-tumoren afkomstig van patiënten met sereuze ovariumkanker (PDX, patient-derived xenograft) en gegroeid in muizen, is aangetoond dat niraparib de tumorgroei vertraagt in mutant-BRCA 1 en 2, in homologe recombinatie- (HR-)deficiënt wildtype-BRCA en in tumoren met wildtype-BRCA maar zonder detecteerbare HR-deficiëntie.
Klinische werkzaamheid en veiligheid
Eerstelijnsonderhoudsbehandeling van eierstokkanker
PRIMA was een dubbelblind, placebogecontroleerd fase 3-onderzoek waarin patiënten (n = 733) met een complete of partiële respons op eerstelijnschemotherapie op basis van platina in een verhouding van 2:1 werden gerandomiseerd naar niraparib of overeenkomende placebo. PRIMA werd gestart met een aanvangsdosis van 300 mg eenmaal daags bij 475 patiënten (van wie 317 waren gerandomiseerd naar de groep met niraparib vs. 158 in de placebogroep) in continue cycli van 28 dagen. De aanvangsdosis in PRIMA werd veranderd met amendement 2 van het protocol. Vanaf dat moment kregen patiënten met een lichaamsgewicht bij baseline van ≥ 77 kg en een aantal bloedplaatjes bij baseline ≥ 150.000/µl dagelijks 300 mg niraparib (n = 34) of placebo (n = 21) terwijl patiënten met een lichaamsgewicht bij baseline van < 77 kg of een aantal bloedplaatjes bij baseline < 150.000/µl dagelijks 200 mg (n = 122) niraparib of placebo (n = 61) kregen.
Patiënten werden gerandomiseerd na afronding van eerstelijnschemotherapie op basis van platina met of zonder operatie. Proefpersonen werden gerandomiseerd binnen 12 weken na de eerste dag van de laatste chemotherapiecyclus.
Proefpersonen hadden ≥ 6 en ≤ 9 cycli van op platina gebaseerde therapie. Na interval-debulkingchirurgie hadden proefpersonen ≥ 2 postoperatieve cycli van op platina gebaseerde therapie. Patiënten die bevacizumab hadden gekregen met chemotherapie, maar die geen bevacizumab als onderhoudsbehandeling konden krijgen, werden niet uitgesloten van het onderzoek. Patiënten mochten niet eerder zijn behandeld met een PARP-remmer (PARPi), waaronder niraparib. Patiënten die neo-adjuvante chemotherapie kregen gevolgd door interval-debulkingchirurgie zouden zichtbare restziekte of geen restziekte kunnen hebben. Patiënten met ziekte in stadium III die volledige cytoreductie hadden (d.w.z. geen zichtbare restziekte) na primaire debulkingchirurgie werden uitgesloten. Randomisatie werd gestratificeerd naar beste respons tijdens het eerstelijnsplatinaregime (complete respons vs. partiële respons), neoadjuvante chemotherapie (NACT) (ja vs. nee) en homologe recombinatiedeficiëntie (HRD) -status [positief (HR-deficiënt) vs. negatief (HR-proficiënt) of niet vastgesteld]. Het testen op HRD werd uitgevoerd met gebruik van de HRD-test op tumorweefsel dat op het moment van de eerste diagnose werd verkregen. De CA-125-niveaus moeten tijdens de eerstelijnsbehandeling van de patiënt binnen het normale bereik liggen (of een CA-125-afname van > 90%) en moeten gedurende ten minste 7 dagen stabiel zijn.
Patiënten begonnen met de behandeling op cyclus 1/dag 1 (C1/D1) met niraparib 200 of 300 mg of overeenkomende placebo, eenmaal daags toegediend in continue cycli van 28 dagen. Tijdens elke cyclus werden klinische bezoeken afgelegd (4 weken ± 3 dagen).
Het primaire eindpunt was progressievrije overleving (PFS), zoals vastgesteld door geblindeerde, centrale, onafhankelijke beoordeling (BICR) volgens RECIST, versie 1.1. Het testen op PFS werd hiërarchisch uitgevoerd: eerst in de HR-deficiënte populatie, vervolgens in de totale populatie. Secundaire werkzaamheidseindpunten waren onder meer PFS na de eerste volgende therapie (PFS2) en totale overleving (OS) (tabel 5). De mediane leeftijd was 62 jaar bij patiënten die gerandomiseerd waren naar niraparib (leeftijd van 32 tot en met 85 jaar) of placebo (leeftijd van 33 tot en met 88 jaar). Negenentachtig procent van alle patiënten was blank. Negenenzestig procent van de patiënten die gerandomiseerd waren naar niraparib en 71% van de patiënten die gerandomiseerd waren naar placebo, hadden een ECOG-prestatiestatus van 0 bij onderzoeksbaseline. In de totale populatie had 65% van de patiënten ziekte in stadium III en 35% had ziekte in stadium IV. In de totale populatie was de primaire tumorplaats bij de meeste patiënten (≥ 80%) de eierstok; de meeste patiënten (> 90%) hadden tumoren met sereuze histologie. Zevenenzestig procent van de patiënten kreeg NACT. Negenenzestig procent van de patiënten had een complete respons op de eerstelijnschemotherapie op basis van platina. In totaal hadden 6 patiënten in de Zejula groep bevacizumab gekregen als eerdere behandeling voor hun eierstokkanker.
PRIMA liet een statistisch significante verbetering in PFS zien voor patiënten die gerandomiseerd waren naar niraparib in vergelijking met placebo in de HR-deficiënte en totale populatie (tabel 5 en afbeelding 1 en 2). Werkzaamheidsresultaten voor de eindanalyse van de OS-gegevens worden weergegeven in tabel 5.
Tabel 5: Werkzaamheidsresultaten – PRIMA
| HR-deficiënte populatie | Totale populatie | |||
| Zejula (N = 247) | Placebo (N = 126) | Zejula (N = 487) | Placebo (N = 246) | |
| Primaire eindpunt (bepaald door BICR) | ||||
Mediane PFS, maanden (95%-BI) | 21,9 (19,3; NE) | 10,4 (8,1; 12.1) | 13,8 (11,5; 14,9) | 8,2 (7,3; 8,5) |
| Hazardratio (95%-BI) | 0,43 (0,31; 0,59) | 0,62 (0,50; 0,76) | ||
| p-waarde | < 0,0001 | < 0,0001 | ||
| Secundaire eindpuntena,b,c | ||||
Mediane PFS2, maanden (95%-BI) | 43,4 (37,2; 54,1) | 39,3 (30,3; 55,7) | 30,1 (27,1; 33,1) | 27,6 (24,2; 33,1) |
| Hazardratio (95%-BI) | 0,87 (0,66; 1,17) | 0,96 (0,79; 1,17) | ||
Mediane OS, maandend (95%-BI) | 71,9 (55,5; NE) | 69,8 (51,6; NE) | 46,6 (43,7; 52,8) | 48,8 (43,1; 61,0) |
| Hazardratio (95%-BI) | 0,95 (0,70; 1,29) | 1,01 (0,84, 1,23) | ||
PFS = progressievrije overleving; BI = betrouwbaarheidsinterval; NE = niet beoordeelbaar; PFS2 = PFS na de eerste volgende therapie; OS = totale overleving.
a Gegevens gebaseerd op eindanalyse.
b In de HR-deficiënte populatie en de totale populatie kregen respectievelijk 15,8% en 11,7% van de patiënten in de Zejula-groep een daaropvolgende PARPi-therapie.
c In de HR-deficiënte populatie en de totale populatie kregen respectievelijk 48,4% en 37,8% van de placebopatiënten een daaropvolgende PARPi-therapie.
d De maturiteit van de OS-gegevens voor de HR-deficiënte populatie en de totale populatie was respectievelijk 49,6% en 62,5%.
Afbeelding 1: Progressievrije overleving in HR-deficiënte populatie – PRIMA (ITT) 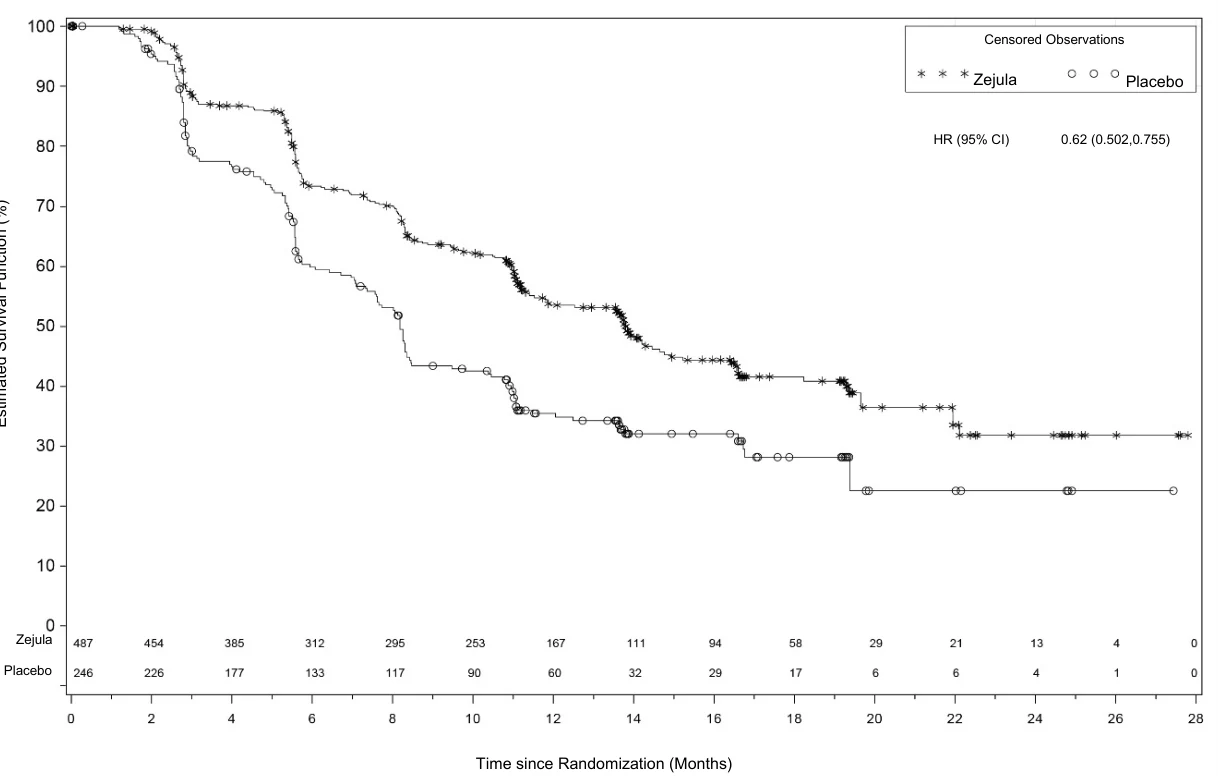
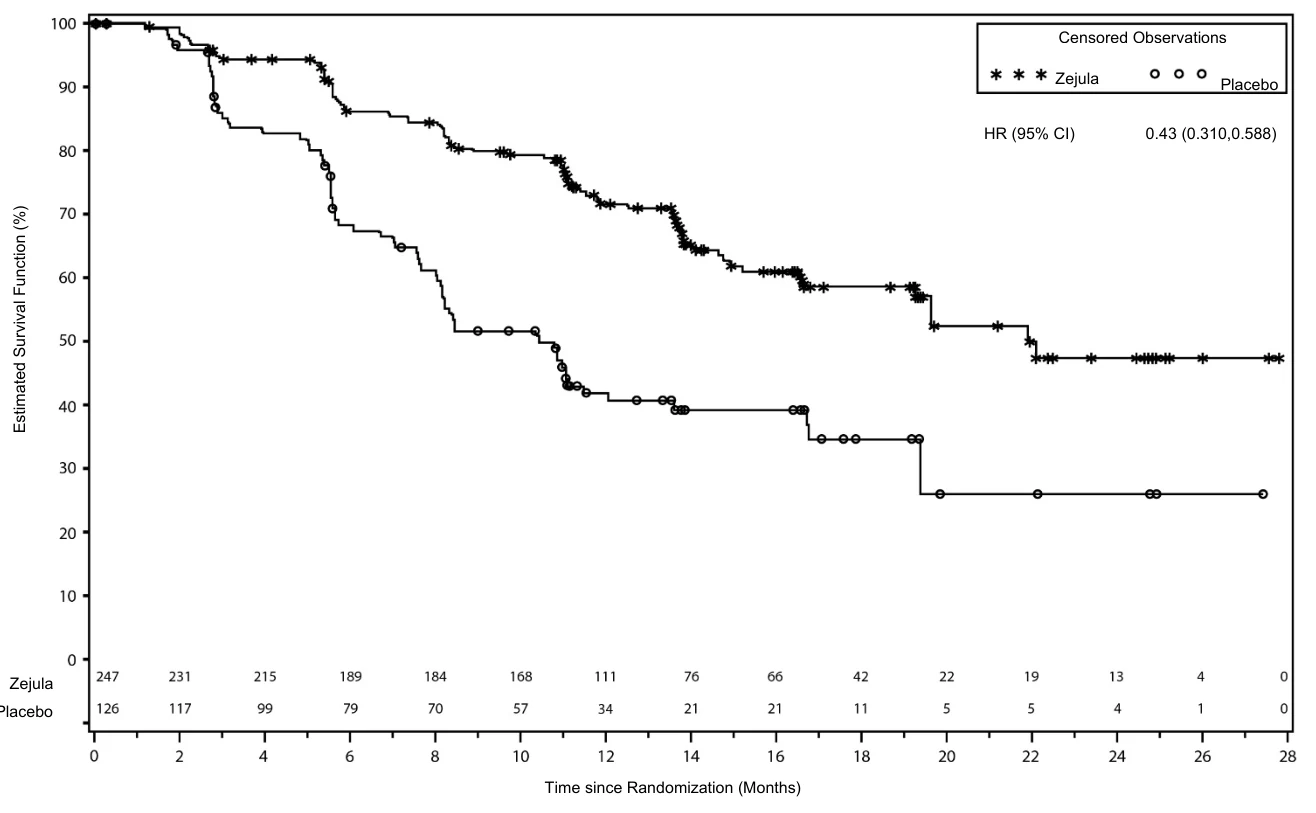
Afbeelding 2: Progressievrije overleving in de totale populatie - PRIMA (ITT)
PFS-subgroepanalyses
Binnen de HR-deficiënte populatie werd een PFS-hazardratio van 0,40 (95%-BI: 0,27; 0,62) gezien bij Placebo
de subgroep patiënten met BRCA-mutatie eierstokkanker (n = 223). In de subgroep met HR-deficiënte patiënten zonder een BRCA-mutatie (n = 150) werd een hazardratio van 0,50 (95%-BI: 0,31; 0,83) gezien.
De mediane PFS in de HR-proficiënte populatie (n = 249) was 8,1 maanden voor patiënten die gerandomiseerd waren naar Zejula vergeleken met 5,4 maanden voor de placebo met een hazardratio van 0,68 (95%-BI: 0,49; 0,94).
In verkennende subgroepanalyses van patiënten die een dosis van 200 of 300 mg Zejula kregen toegediend op basis van gewicht of het aantal bloedplaatjes bij baseline, werd een vergelijkbare werkzaamheid (door de onderzoeker beoordeelde PFS) gezien met een PFS-hazardratio van 0,54 (95%-BI: 0,33; 0,91) in de HR-deficiënte populatie en met een hazardratio van 0,68 (95%-BI: 0,49; 0,94) in de totale populatie. In de HR-proficiënte subgroep leek de dosis van 200 mg te leiden tot een lager behandeleffect in vergelijking met de dosis van 300 mg.
OS-subgroepanalyse
In de subgroep van de HR-deficiënte patiënten met BRCA-mutatie eierstokkanker (n = 223) werd een OS-hazardratio van 0,94 (95%-BI: 0,63; 1,41) gezien. In de subgroep van de HR-deficiënte patiënten zonder BRCA-mutatie (n = 149) werd een hazardratio van 0,97 (95%-BI: 0,62; 1,53) gezien.
De mediane OS in de HR-proficiënte populatie (n = 249) was 36,6 maanden voor patiënten die gerandomiseerd waren naar Zejula vergeleken met 32,2 maanden voor de placebo, met een hazardratio van 0,93 (95%-BI: 0,69; 1,26).
Platinagevoelige onderhoudsbehandeling van gerecidiveerde eierstokkanker De veiligheid en werkzaamheid van niraparib als onderhoudsbehandeling werden onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd, internationaal fase 3-onderzoek (NOVA) bij patiënten met recidiverende, overwegend hooggradige, sereuze epitheliale eierstok-, eileider- of primaire peritoneumkanker die gevoelig waren voor platina, hetgeen werd gedefinieerd als complete respons (CR) of partiële respons (PR) gedurende meer dan zes maanden op hun voorlaatste op platina gebaseerde behandeling. Om in aanmerking te komen voor behandeling met niraparib dient de patiënt respons te vertonen (CR of PR) na voltooiing van de laatste op platina gebaseerde behandeling. De gehaltes CA-125 dienen normaal te zijn (of een afname van CA-125 > 90% ten opzichte van baseline) na hun laatste platinabehandeling, en dienen gedurende ten minste 7 dagen stabiel te zijn. Patiënten mochten niet eerder zijn behandeld met een PARPi, waaronder Zejula. Patiënten die in aanmerking kwamen voor deelname werden aan één van twee cohorten toegewezen op basis van de resultaten van een BRCA-kiembaanmutatietest (gBRCA-mutatietest). Binnen elk cohort werden patiënten gerandomiseerd waarbij ze in een verhouding van 2:1 werden ingedeeld bij niraparib en placebo. Patiënten werden aan het gBRCAmut-cohort toegewezen op basis van bloedmonsters voor gBRCA-analyse die voorafgaand aan randomisatie waren afgenomen. Het testen op tumor-BRCA (tBRCA)-mutatie en HRD werd uitgevoerd met gebruik van de HRD-test op tumorweefsel dat op het moment van de eerste diagnose of op het moment van recidief werd verkregen.
Randomisatie binnen elke cohort werd gestratificeerd naar de tijd tot progressie na de voorlaatste platinabehandeling vóór opname in het onderzoek (6 tot < 12 maanden en ≥ 12 maanden), wel of geen gebruik van bevacizumab in samenhang met het voorlaatste of laatste platinaregime en de beste respons tijdens het meest recente platinaregime (complete respons en partiële respons).
Patiënten begonnen met de behandeling op cyclus 1/dag 1 (C1/D1) met niraparib 300 mg of overeenkomende placebo, eenmaal daags toegediend in continue cycli van 28 dagen. Tijdens elke cyclus werden klinische bezoeken afgelegd (4 weken ± 3 dagen).
In het NOVA-onderzoek had 48% van de patiënten een dosisonderbreking in cyclus 1. Ongeveer 47% van de patiënten startte in cyclus 2 met een verlaagde dosis.
De vaakst gebruikte dosis bij met niraparib behandelde patiënten in het NOVA-onderzoek was 200 mg.
Progressievrije overleving (PFS) werd vastgesteld volgens RECIST-criteria (Response Evaluation Criteria in Solid Tumors, versie 1.1) of klinische klachten en verschijnselen en verhoogd CA-125. PFS werd gemeten vanaf het moment van randomisatie (die tot maximaal 8 weken na voltooiing van het chemotherapieregime plaatsvond) tot ziekteprogressie of overlijden.
De primaire-werkzaamheidsanalyse voor PFS werd vastgesteld door geblindeerde, centrale, onafhankelijke beoordeling en was prospectief gedefinieerd en afzonderlijk beoordeeld voor het gBRCAmut-cohort en het non-gBRCAmut-cohort. Analyses van de totale overleving (OS) waren secundaire uitkomstmaten.
Secundaire eindpunten voor de werkzaamheid waren chemotherapievrij interval (CFI, chemotherapy-free interval), tijd tot eerstvolgende therapie (TFST, time to first subsequent therapy), PFS na de eerstvolgende therapie (PFS2) en OS.
Demografische gegevens, ziektekenmerken bij baseline en voorgeschiedenis van eerdere behandelingen waren over het algemeen goed in evenwicht tussen de niraparib- en placebogroepen in het gBRCAmut-cohort (n = 203) en het non-gBRCAmut-cohort (n = 350). De mediane leeftijden varieerden binnen de behandelingen en de cohorten van 57 tot 63 jaar. De primaire tumorlocatie was bij de meeste patiënten (> 80%) binnen elk cohort het ovarium; de meeste patiënten (> 84%) hadden tumoren met een sereuze histologie. Een groot deel van de patiënten in beide behandelgroepen in beide cohorten had drie of meer eerdere chemotherapielijnen gekregen, waaronder 49% en 34% van de patiënten die niraparib kregen in respectievelijk het gBRCAmut- en het non-gBRCAmut-cohort. De meeste patiënten waren in de leeftijd van 18-64 jaar (78%), blank (86%) en hadden een ECOG-prestatiestatus van 0 (68%).
In het gBRCAmut-cohort was het mediane aantal behandelingscycli in de niraparibgroep hoger dan in de placebogroep (respectievelijk 14 en 7 cycli). In de niraparibgroep zetten meer patiënten de behandeling langer dan 12 maanden door dan in de placebogroep (respectievelijk 54,4% en 16,9%).
In het gehele gBRCAmut-cohort was het mediane aantal behandelingscycli in de niraparibgroep hoger dan in de placebogroep (respectievelijk 8 en 5 cycli). In de niraparibgroep zetten meer patiënten de behandeling langer dan 12 maanden door dan in de placebogroep (respectievelijk 34,2% en 21,1%).
Het onderzoek behaalde zijn primaire doel van statistisch significant verbeterde PFS bij onderhoudstherapie met niraparib als monotherapie, vergeleken met placebo, in het gBRCAmut-cohort en in het gehele non-gBRCAmut-cohort. In tabel 6 en afbeeldingen 3 en 4 worden de resultaten weergegeven voor het primaire eindpunt PFS voor de primaire populaties voor de werkzaamheid (gBRCAmut-cohort en het gehele non-gBRCAmut-cohort).
Tabel 6: Samenvatting van de resultaten voor de primaire doelstelling in het NOVA-onderzoek
| gBRCAmut-cohort | Non-gBRCAmut-cohort | |||
| Zejula (N = 138) | Placebo (N = 65) | Zejula (N = 234) | Placebo (N = 116) | |
| Mediane PFS (95%-BI) | 21,0 (12,9; NE) | 5,5 (3,8; 7,2) | 9,3 (7,2; 11,2) | 3,9 (3,7; 5,5) |
| p-waarde | < 0,0001 | < 0,0001 | ||
Hazardratio (Zejula:placebo) (95%-BI) | 0,27 (0,173; 0,410) | 0,45 (0,338; 0,607) | ||
PFS = progressievrije overleving; BI = betrouwbaarheidsinterval; NE = niet beoordeelbaar.
Afbeelding 3: Progressievrije overleving in het gBRCAmut-cohort, gebaseerd op beoordeling door de IRC - NOVA (ITT)
Afbeelding 4: Progressievrije overleving in het gehele non-gBRCAmut-cohort, gebaseerd op beoordeling door de IRC – NOVA (ITT)
Secundaire werkzaamheidseindpunten in NOVA
Bij de eindanalyse was de mediane PFS2 in het gBRCAmut-cohort 29,9 maanden voor patiënten die behandeld werden met niraparib, tegen 22,7 maanden voor patiënten die de placebo hadden gekregen (HR = 0,70; 95%-BI: 0,50; 0,97). De mediane PFS2 in het non-gBRCAmut-cohort was 19,5 maanden voor patiënten die behandeld werden met niraparib, tegen 16,1 maanden voor patiënten die de placebo hadden gekregen (HR = 0,80; 95%-BI: 0,63; 1,02).
Bij de eindanalyse van de totale overleving was de mediane OS in het gBRCAmut-cohort (n = 203) 40,9 maanden voor patiënten die behandeld werden met niraparib, tegen 38,1 maanden voor patiënten die de placebo hadden gekregen (HR = 0,85; 95%-BI: 0,61; 1,20). De cohortmaturiteit voor het gBRCAmut-cohort was 76%. De mediane OS in het non-gBRCAmut-cohort (n = 350) was 

Time since Randomization (Months) 
31,0 maanden voor patiënten die behandeld werden met niraparib, tegen 34,8 maanden voor patiënten die de placebo hadden gekregen (HR = 1,06; 95%-BI: 0,81; 1,37). De cohortmaturiteit voor het non-gBRCAmut-cohort was 79%.
Patient-reported outcomes
Patient-reported outcome data afkomstig van gevalideerde enquête-tools (FOSI en EQ-5D) wijzen erop dat met niraparib behandelde patiënten geen verschil met placebo rapporteerden bij onderdelen die geassocieerd zijn met de kwaliteit van leven (QoL, Quality of Life).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Zejula in alle subgroepen van pediatrische patiënten met ovariumcarcinoom met uitzondering van rabdomyosarcoom en kiemceltumoren (zie rubriek 4.2 voor informatie over pediatrisch gebruik). Er vond echter wel pediatrische ontwikkeling plaats bij kinderen en adolescenten met andere oncologische aandoeningen.
Bij een fase 1-onderzoek (SCOOP) werden de veiligheid, farmacokinetiek en antitumoractiviteit van Zejula in combinatie met dostarlimab beoordeeld bij 47 kinderen en adolescenten met recidiverende of refractaire solide tumoren waaronder osteosarcoom en neuroblastoom. Patiënten in de leeftijd van 5 tot ˂18 jaar kregen dagelijks 75 tot 200 mg Zejula.
Het onderzoek werd voortijdig beëindigd vanwege waargenomen toxiciteiten in combinatie met onvoldoende werkzaamheid. Er werd geen werkzaamheidsrespons gezien bij de 17 patiënten met osteosarcoom of neuroblastoom die in het uitbreidingsdeel van het onderzoek waren opgenomen. Het veiligheidsprofiel van de combinatie bij pediatrische patiënten kan niet als vastgesteld worden beschouwd vanwege het beperkte aantal beoordeelde pediatrische patiënten en de beperkte blootstelling. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
5.2 Farmacokinetische eigenschappen
Absorptie
Na toediening van een enkelvoudige dosis van 300 mg niraparib was niraparib binnen 30 minuten in plasma meetbaar, en de gemiddelde piekplasmaconcentratie (Cmax) van niraparib werd binnen 3 tot 5 uur bereikt (deze varieerde bij verschillende onderzoeken van 508 tot 875 ng/ml). Na meerdere orale doses niraparib van 30 mg tot 400 mg eenmaal daags was de accumulatie van niraparib ongeveer twee- tot drievoudig.
De systemische blootstellingen (Cmax en AUC) aan niraparib namen dosisevenredig toe wanneer de dosis niraparib steeg van 30 mg tot 400 mg. De absolute biologische beschikbaarheid van niraparib is ongeveer 73%, wat wijst op een minimaal ‘first pass’-effect. In een farmacokinetische populatieanalyse van niraparib werd de interindividuele variabiliteit in biologische beschikbaarheid geschat op een variatiecoëfficiënt (VC) van 33,8%.
Gelijktijdige toediening van een vetrijke maaltijd had geen significante invloed op de farmacokinetiek van niraparib, na toediening van 300 mg niraparib capsule (de Cmax was 22% lager en de AUCinf was 10% hoger dan onder nuchtere condities; zie rubriek 4.2).
Van de tablet- en capsuleformuleringen is aangetoond dat ze bio-equivalent zijn. Na toediening van één tablet van 300 mg of drie capsules van 100 mg niraparib onder nuchtere condities bij 108 patiënten met solide tumoren lagen de 90%-betrouwbaarheidsintervallen van de geometrisch gemiddelde ratio’s voor de tablet in vergelijking met de capsule voor Cmax, AUClast en AUC∞ binnen de bio-equivalentiegrenzen (0,80 en 1,25).
Distributie
Niraparib was voor een matig deel eiwitgebonden in humaan plasma (83%), voornamelijk aan serumalbumine. In een populatiefarmacokinetische analyse van niraparib bedroeg het schijnbare distributievolume (Vd/F) bij kankerpatiënten 1.206 l (op basis van een patiënt van 70 kg) (VC 18,4%), wat wijst op een extensieve distributie van niraparib over de weefsels.
Biotransformatie
Niraparib wordt vooral door carboxylesterases (CE’s) gemetaboliseerd, waarbij een belangrijke inactieve metaboliet, M1, wordt gevormd. In een onderzoek naar de massabalans waren M1 en M10 (de vervolgens gevormde M1-glucuroniden) de belangrijkste circulerende metabolieten.
Eliminatie
Na een enkelvoudige, orale dosis niraparib van 300 mg varieerde de gemiddelde terminale halfwaardetijd (t½) van niraparib bij verschillende onderzoeken van 44 tot 54 uur (ongeveer 2 dagen). In een populatiefarmacokinetische analyse was de schijnbare totale klaring (CL/F) van niraparib bij kankerpatiënten 15,9 l/uur (VC 24,0%).
Niraparib wordt vooral via de lever en gal en via de nieren uitgescheiden. Na orale toediening van een enkelvoudige dosis van 300 mg [14C]-niraparib werd gemiddeld 86,2% (spreiding 71% tot 91%) van de dosis binnen een periode van 21 dagen teruggevonden in de urine en feces. In de urine werd 47,5% (spreiding 33,4% tot 60,2%) van de radioactiviteit van de dosis teruggevonden en in de feces 38,8% (spreiding 28,3% tot 47%). In gepoolde monsters die over een periode van 6 dagen waren verzameld, werd 40% van de dosis voornamelijk als metabolieten teruggevonden in de urine, en 31,6% van de dosis werd voornamelijk als onveranderd niraparib teruggevonden in de feces.
In-vitro-onderzoeken
In vitro is niraparib een inductor van CYP1A2 (zie rubriek 4.5).
Niraparib is een substraat van Pgp en BCRP. Vanwege het hoge doordringend vermogen en de hoge biologische beschikbaarheid van niraparib is het risico op klinisch relevante interacties met geneesmiddelen die deze transporteiwitten remmen echter onwaarschijnlijk.
In vitro is niraparib een remmer van Pgp, BCRP, MATE1/2K en de organische-kationentransporter 1 (OCT1) (zie rubriek 4.5).
Speciale patiëntgroepen
Nierfunctiestoornis
In de populatiefarmacokinetische analyse hadden patiënten met lichte (creatinineklaring 60-90 ml/min) en matige (30-60 ml/min) nierfunctiestoornissen een licht verminderde niraparibklaring in vergelijking met personen met een normale nierfunctie. Het verschil in blootstelling wordt niet beschouwd als een rechtvaardiging voor dosisaanpassing. Er werden in klinische onderzoeken geen patiënten gevonden die een bestaande ernstige nierfunctiestoornis of nierziekte in eindstadium hadden en hemodialyse ondergingen (zie rubriek 4.2).
Leverfunctiestoornis
In de populatiefarmacokinetische analyse van gegevens uit klinische onderzoeken bij patiënten hadden bestaande lichte leverfunctiestoornissen (n = 155) geen invloed op de klaring van niraparib. In een klinische studie met kankerpatiënten waarbij gebruik werd gemaakt van NCI-ODWG-criteria om de mate van leverfunctiestoornis te classificeren, was de niraparib AUCinf bij patiënten met een matige leverfunctiestoornis (n = 8) 1,56 (90% BI: 1,06; 2,30) maal de niraparib AUCinf bij patiënten met een normale leverfunctie (n = 9) na toediening van een enkelvoudige dosis van 300 mg. Aanpassing van de dosis niraparib wordt aanbevolen bij patiënten met een matige leverfunctiestoornis (zie rubriek 4.2). Een matige leverfunctiestoornis had geen effect op de Cmax van niraparib of op de eiwitbinding van niraparib. De farmacokinetiek van niraparib is niet vastgesteld bij patiënten met een ernstige leverfunctiestoornis (zie rubrieken 4.2 en 4.4).
Gewicht, leeftijd en ras
Een hoger gewicht bleek het distributievolume van niraparib te verhogen in de populatiefarmacokinetische analyse. Er werd geen invloed van het gewicht vastgesteld op de klaring van niraparib of de algehele blootstelling.
Leeftijd (spreiding 26 tot 91 jaar) was ten aanzien van de klaring of het distributievolume van niraparib geen significante factor in de populatiefarmacokinetische analyse.
Er zijn onvoldoende gegevens over diverse rassen om een conclusie te trekken over de invloed van ras op de farmacokinetiek van niraparib.
Pediatrische patiënten
Bij een fase 1-onderzoek (SCOOP) werd de farmacokinetiek van niraparib beoordeeld bij 44 kinderen en adolescenten met recidiverende of refractaire solide tumoren. Hoewel er een klinisch onderzoek werd gestart om de farmacokinetiek in deze populatie te beoordelen, werd het onderzoek voortijdig beëindigd. Als gevolg daarvan waren de verkregen farmacokinetische gegevens beperkt en onvoldoende om de blootstelling bij pediatrische patiënten betrouwbaar te kunnen karakteriseren.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Veiligheidsfarmacologie
In vitro remde niraparib de dopaminetransporter DAT bij concentratieniveaus die lager waren dan de blootstellingsniveaus bij mensen. Bij muizen verhoogden enkelvoudige doses niraparib de intracellulaire concentraties van dopamine en metabolieten in de cortex. Verminderde bewegingsactiviteit werd in één van de twee onderzoeken met enkelvoudige doses in muizen gezien. De klinische relevantie van deze bevindingen is niet bekend. Er werd geen effect op de gedragsparameters en/of neurologische parameters waargenomen in onderzoeken naar toxiciteit bij herhaalde dosering bij ratten en honden, bij geschatte CZS-blootstellingsniveaus die ongeveer gelijk waren aan of lager waren dan de verwachte therapeutische blootstellingsniveaus.
Toxiciteit bij herhaalde dosering
Een daling van de spermatogenese werd bij ratten en honden waargenomen bij blootstellingen die lager waren dan de blootstellingen die in de klinische situatie worden gezien en deze was voor een groot deel reversibel binnen 4 weken na het stoppen van de dosering.
Genotoxiciteit
Niraparib was niet mutageen in een bacteriële omgekeerde-mutatie-analyse (Ames-test), maar was clastogeen in vitro in een chromosoomaberratietest bij zoogdieren en in vivo in een micronucleustest in beenmerg van ratten. Deze clastogeniciteit is consistent met de genomische instabiliteit ten gevolge van de primaire farmacologie van niraparib en wijst op een potentieel voor genotoxiciteit bij mensen.
Reproductietoxiciteit
Er is geen onderzoek naar reproductie- en ontwikkelingstoxiciteit uitgevoerd met niraparib.
Carcinogeniteit
Er zijn geen carcinogeniteitsonderzoeken uitgevoerd met niraparib.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Capsule-inhoud
Magnesiumstearaat
Lactosemonohydraat
Capsulewand
Titaniumdioxide (E 171)
Gelatine
Briljantblauw FCF (E 133)
Erytrosine (E 127)
Tartrazine (E 102)
Drukinkt
Schellak (E 904)
Propyleenglycol (E 1520)
Kaliumhydroxide (E 525)
Zwart ijzeroxide (E 172)
Natriumhydroxide (E 524)
Povidon (E 1201)
Titaniumdioxide (E 171)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30 °C.
6.5 Aard en inhoud van de verpakking
Geperforeerde blisterverpakking met eenheidsdoses van aclar/PVC/aluminiumfolie, in dozen van 84 × 1, 56 × 1 en 28 × 1 harde capsules.
Niet alle verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Ierland
D24 YK11
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1235/001
EU/1/17/1235/002
EU/1/17/1235/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 november 2017
Datum van laatste verlenging: 18 juli 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Zejula 100 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Zejula 100 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat niraparibtosylaatmonohydraat, overeenkomend met 100 mg niraparib.
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 34,7 mg lactosemonohydraat (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Grijze, ovale (12 mm x 8 mm) filmomhulde tablet met aan de ene zijde de markering “100” en aan de andere zijde “Zejula”.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Zejula is geïndiceerd:
- als monotherapie voor de onderhoudsbehandeling van volwassen patiënten met gevorderde epitheliale hooggradige eierstok-, eileider- of primaire peritoneumkanker (van FIGO-stadia III en IV), die (volledig of partieel) reageren na afronding van een eerstelijnsbehandeling met op platina gebaseerde chemotherapie;
als monotherapie voor de onderhoudsbehandeling van volwassen patiënten met
platinagevoelige, gerecidiveerde, hooggradige sereuze epitheliale eierstok-, eileider- of primaire peritoneumkanker, die (volledig of partieel) reageren op op platina gebaseerde chemotherapie.
4.2 Dosering en wijze van toediening
Behandeling met Zejula dient te worden gestart door en onder toezicht te staan van een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Dosering
Eerstelijnsonderhoudsbehandeling van eierstokkanker
De aanbevolen aanvangsdosis Zejula is 200 mg (twee tabletten van 100 mg) eenmaal daags. Voor patiënten die ≥ 77 kg wegen en bij baseline een bloedplaatjestelling ≥ 150.000/μl hebben, is de aanbevolen aanvangsdosis Zejula echter 300 mg (drie tabletten van 100 mg) eenmaal daags (zie rubrieken 4.4 en 4.8).
Onderhoudsbehandeling van gerecidiveerde eierstokkanker
De dosis is drie tabletten van 100 mg eenmaal daags, overeenkomend met een totale dagdosis van 300 mg.
Patiënten dienen te worden aangespoord om hun dosis elke dag ongeveer op hetzelfde tijdstip in te nemen. Toediening bij het naar bed gaan kan een potentiële methode zijn om misselijkheid te beheersen.
Het wordt aanbevolen de behandeling voort te zetten tot ziekteprogressie of toxiciteit optreedt.
Overgeslagen dosis
Als patiënten een dosis niet hebben ingenomen, dienen zij hun volgende dosis op het normale, geplande tijdstip in te nemen.
Dosisaanpassingen vanwege bijwerkingen
De aanbevolen dosisaanpassingen vanwege bijwerkingen staan vermeld in tabel 1, 2 en 3.
Over het algemeen wordt aanbevolen om de behandeling eerst te onderbreken (maar niet langer dan 28 dagen achter elkaar) om de patiënt te laten herstellen van de bijwerking, en vervolgens weer met dezelfde dosis te starten. Wanneer de bijwerking opnieuw optreedt, wordt aanbevolen de behandeling te onderbreken en vervolgens te hervatten met de verlaagde dosis. Als de bijwerking na een dosisonderbreking van 28 dagen nog steeds aanhoudt, wordt aanbevolen om te stoppen met Zejula. Als bijwerkingen niet kunnen worden behandeld met deze strategie van dosisonderbreking en -verlaging, wordt aanbevolen om te stoppen met Zejula.
Tabel 1: Aanbevolen dosisaanpassingen vanwege bijwerkingen
| Niveau aanvangsdosis | 200 mg | 300 mg |
| Eerste dosisverlaging | 100 mg/dag | 200 mg/dag (twee tabletten van 100 mg) |
| Tweede dosisverlaging | Zejula stoppen. | 100 mg/daga (één tablet van 100 mg) |
a Stop met Zejula als de dosis verder moet worden verlaagd naar minder dan 100 mg/dag.
Tabel 2: Dosisaanpassingen vanwege niet hematologische bijwerkingen
| Niet-hematologische, behandelingsgerelateerde bijwerking van CTCAE-graad ≥ 3, waarbij profylaxe niet haalbaar wordt geacht of de bijwerking ondanks behandeling blijft bestaan | Eerste optreden:
|
Tweede optreden:
| |
| Behandelingsgerelateerde bijwerking van CTCAE-graad ≥ 3 die langer dan 28 dagen aanhoudt terwijl de patiënt Zejula 100 mg/dag krijgt toegediend | Behandeling stoppen. |
CTCAE=Common Terminology Criteria for Adverse Events.
Tabel 3: Dosisaanpassingen vanwege hematologische bijwerkingen
| Hematologische bijwerkingen zijn waargenomen tijdens behandeling met Zejula, vooral in de beginfase van de behandeling. Het wordt daarom aanbevolen om gedurende de eerste maand van de behandeling het volledige bloedbeeld wekelijks te controleren en de dosis indien nodig aan te passen. Na de eerste maand wordt aanbevolen om het volledige bloedbeeld maandelijks en daarna periodiek te controleren (zie rubriek 4.4). Gebaseerd op individuele laboratoriumwaarden kunnen wekelijkse controles tijdens de tweede maand gerechtvaardigd zijn. | |
| Hematologische bijwerkingen waarvoor ondersteuning met transfusie of hematopoëtische groeifactor nodig is |
|
| Aantal bloedplaatjes < 100.000/μl | Eerste optreden:
|
Tweede optreden:
| |
| Neutrofielen < 1.000/µl of hemoglobine < 5,0 mmol/l (8 g/dl) |
|
Bevestigde diagnose van myelodysplastisch syndroom (MDS) of acute myeloïde leukemie (AML) |
|
Patiënten met een laag lichaamsgewicht bij de onderhoudsbehandeling van gerecidiveerde eierstokkanker
Ongeveer 25% van de patiënten in het NOVA-onderzoek woog minder dan 58 kg, en ongeveer 25% van de patiënten woog meer dan 77 kg. De incidentie van bijwerkingen van graad 3 of 4 was onder patiënten met een laag lichaamsgewicht (78%) hoger dan onder patiënten met een hoog lichaamsgewicht (53%). Slechts 13% van de patiënten met een laag lichaamsgewicht bleef na cyclus 3 op een dosis van 300 mg. Een aanvangsdosis van 200 mg kan worden overwogen voor patiënten die minder dan 58 kg wegen.
Ouderen
Er is geen dosisaanpassing nodig voor oudere patiënten (≥ 65 jaar). Er zijn beperkte klinische gegevens over patiënten van 75 jaar en ouder.
Nierfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met een lichte tot matige nierfunctiestoornis. Er zijn geen gegevens over patiënten met een ernstige nierfunctiestoornis of terminale nierziekte die hemodialyse ondergaan; bij deze patiënten dient voorzichtigheid te worden betracht (zie rubriek 5.2).
Leverfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met een lichte leverfunctiestoornis (ofwel aspartaataminotransferase (ASAT) > bovengrens van de normaalwaarde (ULN) en totaal bilirubine (TB) ≤ ULN of elke ASAT en TB > 1,0 x - 1,5 x ULN). Voor patiënten met een matige leverfunctiestoornis (elke ASAT en TB > 1,5 x - 3 x ULN) is de aanbevolen startdosering van Zejula 200 mg eenmaal daags. Er zijn geen gegevens over patiënten met een ernstige leverfunctiestoornis (elke ASAT en TB > 3 x ULN); bij deze patiënten dient voorzichtigheid te worden betracht (zie rubrieken 4.4 en 5.2).
Patiënten met een Eastern Cooperative Oncology Group (ECOG)-performance status 2 tot 4 Er zijn geen klinische gegevens beschikbaar over patiënten met een ECOG-prestatiestatus 2 tot 4.
Pediatrische patiënten
De veiligheid en werkzaamheid van Zejula bij kinderen en adolescenten met een leeftijd jonger dan 18 jaar zijn niet vastgesteld. Buiten de goedgekeurde indicaties is Zejula in combinatie met dostarlimab onderzocht bij kinderen in de leeftijd van 5 tot minder dan 18 jaar met gerecidiveerde of refractaire solide tumoren waaronder osteosarcoom en neuroblastoom; de onderzoeksgegevens waren echter beperkt en op basis van de resultaten van het onderzoek kon niet geconcludeerd worden dat de voordelen van dergelijk gebruik zwaarder wegen dan de risico’s. De momenteel beschikbare gegevens worden beschreven in rubriek 5.1 en 5.2.
Wijze van toediening
Zejula is voor oraal gebruik.
Het wordt aanbevolen Zejula tabletten zonder voedsel in te nemen (ten minste 1 uur voor of 2 uur na een maaltijd) of met een lichte maaltijd (zie rubriek 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hematologische bijwerkingen
Er zijn hematologische bijwerkingen (trombocytopenie, anemie, neutropenie) gemeld bij patiënten die werden behandeld met Zejula (zie rubriek 4.8). Patiënten met een lager lichaamsgewicht of een lager aantal bloedplaatjes bij baseline kunnen een verhoogd risico lopen op trombocytopenie graad 3+ (zie rubriek 4.2).
Controle van het volledige bloedbeeld, in de eerste maand wekelijks, dan gedurende de volgende 10 maanden van de behandeling maandelijks en daarna periodiek, wordt aanbevolen om te controleren op klinisch significante veranderingen in hematologische parameters tijdens de behandeling (zie rubriek 4.2).
Als een patiënt een ernstige, aanhoudende hematologische toxiciteit, waaronder pancytopenie, ontwikkelt die niet binnen 28 dagen na onderbreking verdwijnt, dient Zejula te worden gestopt.
Vanwege het risico van trombocytopenie dienen anticoagulantia en geneesmiddelen waarvan bekend is dat ze het aantal trombocyten verlagen met voorzichtigheid te worden gebruikt (zie rubriek 4.8).
Myelodysplastisch syndroom/acute myeloïde leukemie
Gevallen van myelodysplastisch syndroom/acute myeloïde leukemie (MDS/AML), waaronder gevallen met een dodelijke afloop, zijn waargenomen bij patiënten die in klinische onderzoeken en na het op de markt brengen werden behandeld met Zejula als monotherapie of in combinatiebehandeling (zie rubriek 4.8).
Tijdens klinische onderzoeken varieerde de duur van behandeling met Zejula bij patiënten voordat zij MDS/AML ontwikkelden, van 0,5 maanden tot > 4,9 jaar. De gevallen waren kenmerkend voor secundaire, aan kankertherapie gerelateerde MDS/AML. Alle patiënten hadden platinabevattende chemotherapieregimes gekregen en velen hadden ook andere DNA-beschadigende middelen en radiotherapie gekregen. Sommige patiënten hadden een voorgeschiedenis van beenmergsuppressie. In het NOVA-onderzoek was de incidentie van MDS/AML hoger in het gBRCAmut-cohort (7,4%) dan in het non-gBRCAmut-cohort (1,7%).
Voor vermoedelijke MDS/AML of aanhoudende hematologische toxiciteiten dient de patiënt voor nadere beoordeling doorverwezen te worden naar een hematoloog. Als MDS/AML bevestigd wordt, dient de behandeling te worden gestopt en de patiënt gepast te worden behandeld.
Hypertensie, inclusief hypertensieve crisis
Hypertensie, inclusief hypertensieve crisis, is gemeld bij gebruik van Zejula (zie rubriek 4.8). Vooraf bestaande hypertensie dient adequaat onder controle te worden gebracht voordat een behandeling met Zejula wordt gestart. Tijdens behandeling met Zejula dient de bloeddruk in de eerste twee maanden ten minste wekelijks te worden gecontroleerd, daarna in het eerste jaar maandelijks en daarna periodiek. Thuiscontrole van de bloeddruk kan overwogen worden voor geschikte patiënten die de instructie krijgen contact op te nemen met hun zorgverlener bij een verhoging van hun bloeddruk.
Hypertensie dient medicamenteus te worden behandeld met antihypertensiva en daarnaast dient de dosis Zejula indien nodig te worden aangepast (zie rubriek 4.2). In het klinische programma werd de bloeddruk op dag 1 van elke cyclus van 28 dagen gemeten, terwijl de patiënt Zejula bleef innemen. In de meeste gevallen werd hypertensie adequaat onder controle gebracht met een standaardbehandeling met antihypertensiva, met of zonder aanpassing van de dosis Zejula (zie rubriek 4.2). Zejula dient te worden gestopt in geval van hypertensieve crisis of als medisch significante hypertensie niet adequaat onder controle kan worden gebracht door behandeling met antihypertensiva.
Posterieur reversibel encefalopathiesyndroom (PRES)
Bij patiënten die Zejula kregen, zijn gevallen van PRES gemeld (zie rubriek 4.8). PRES is een zeldzame, reversibele, neurologische aandoening, die zich kan presenteren met snel ontwikkelende symptomen waaronder insulten, hoofdpijn, veranderde psychische toestand, visuele stoornis of corticale blindheid, met of zonder geassocieerde hypertensie. Voor een diagnose van PRES is een bevestiging door middel van beeldvorming van de hersenen nodig, bij voorkeur door magnetische resonantiebeeldvorming (MRI).
Het wordt aanbevolen om in geval van PRES de behandeling met Zejula te stoppen en specifieke symptomen, waaronder hypertensie, te behandelen. Het is niet bekend of het veilig is de behandeling met Zejula opnieuw te beginnen bij patiënten die eerder last hadden van PRES.
Zwangerschap/anticonceptie
Zejula mag niet tijdens de zwangerschap worden gebruikt en ook niet door vrouwen die zwanger kunnen worden en niet bereid zijn om zeer effectieve anticonceptie te gebruiken tijdens de behandeling en gedurende 6 maanden na de laatste toegediende dosis Zejula (zie rubriek 4.6). Vóór aanvang van de behandeling dient bij alle vrouwen die zwanger kunnen worden, een zwangerschapstest te worden uitgevoerd.
Leverfunctiestoornis
Patiënten met een ernstige leverfunctiestoornis kunnen een verhoogde blootstelling aan niraparib krijgen op basis van gegevens van patiënten met een matige leverfunctiestoornis en dienen zorgvuldig gecontroleerd te worden (zie rubrieken 4.2 en 5.2).
Lactose
Zejula filmomhulde tabletten bevatten lactosemonohydraat. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet in te nemen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Farmacodynamische interacties
De combinatie van niraparib met vaccins of immunosuppressiva is niet onderzocht.
De gegevens over niraparib in combinatie met cytotoxische geneesmiddelen zijn beperkt. Daarom is voorzichtigheid geboden als niraparib in combinatie met vaccins, immunosuppressiva of andere cytotoxische geneesmiddelen wordt gebruikt.
Farmacokinetische interacties
Er is geen klinisch onderzoek naar geneesmiddelinteracties uitgevoerd met niraparib.
Effect van niraparib op andere geneesmiddelen
Inductie van CYP1A2
In vitro is niraparib een inductor van CYP1A2. Daarom is voorzichtigheid geboden wanneer niraparib gecombineerd wordt met werkzame stoffen waarvan de metabolisering afhankelijk is van CYP1A2, met name stoffen met een smalle therapeutische breedte (bijvoorbeeld clozapine, theofylline en ropinirol).
Remming van efflux-transporteiwitten [P-glycoproteïne (Pgp), Breast Cancer Resistance Protein (BCRP) en MATE1/2K]
In vitro is niraparib een remmer van Pgp. Aangezien er geen klinische gegevens beschikbaar zijn, kan niet worden uitgesloten dat niraparib de systemische blootstelling kan verhogen van andere geneesmiddelen die worden getransporteerd door Pgp en die gevoelig zijn voor intestinale Pgp-remming (bijvoorbeeld dabigatran etexilaat).
In vitro is niraparib een remmer van BCRP. Een klinische relevante interactie met BCRP-substraten kan niet worden uitgesloten. Voorzichtigheid is daarom geboden wanneer niraparib wordt gecombineerd met substraten van BCRP (bijvoorbeeld irinotecan, rosuvastatine, simvastatine, atorvastatine en methotrexaat) vanwege het risico op verhoogde systemische blootstelling.
Niraparib is in vitro een remmer van MATE1 en MATE2K. Plasmaconcentraties van metformine kunnen toenemen wanneer gelijktijdig toegediend met niraparib. Nauwlettende controle van de bloedglucosespiegel wordt aanbevolen wanneer met niraparib begonnen of gestopt wordt bij patiënten die metformine krijgen. Het kan nodig zijn de metforminedosis aan te passen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, mogen niet zwanger worden terwijl ze worden behandeld en mogen niet zwanger zijn aan het begin van de behandeling. Vóór aanvang van de behandeling dient bij alle vrouwen die zwanger kunnen worden een zwangerschapstest te worden uitgevoerd.
Vrouwen die zwanger kunnen worden, moeten zeer effectieve anticonceptie gebruiken tijdens de behandeling en gedurende 6 maanden na de laatste toegediende dosis Zejula.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van niraparib bij zwangere vrouwen. Er is geen dieronderzoek uitgevoerd naar reproductie- en ontwikkelingstoxiciteit. Gebaseerd op zijn werkingsmechanisme zou niraparib echter schade aan het embryo of de foetus, waaronder embryoletale en teratogene effecten, kunnen veroorzaken wanneer het wordt toegediend aan een zwangere vrouw.
Zejula mag niet tijdens de zwangerschap worden gebruikt.
Borstvoeding
Het is niet bekend of niraparib of de metabolieten daarvan in de moedermelk worden uitgescheiden.
Borstvoeding is gecontra-indiceerd tijdens toediening van Zejula en gedurende 1 maand na de laatste toegediende dosis (zie rubriek 4.3).
Vruchtbaarheid
Er zijn geen klinische gegevens over vruchtbaarheid. Er is een reversibele afname van spermatogenese waargenomen bij ratten en honden (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Zejula heeft matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten die Zejula innemen, kunnen asthenie, vermoeidheid, duizeligheid of concentratieproblemen ondervinden. Patiënten die deze symptomen ondervinden, dienen voorzichtig te zijn bij het besturen van voertuigen en het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Bijwerkingen van alle graden die optraden bij ≥ 10% van de 851 patiënten die Zejula als monotherapie kregen in de gepoolde PRIMA- (aanvangsdosis van 200 mg of 300 mg) en NOVA-onderzoeken: nausea, anemie, trombocytopenie, vermoeidheid, constipatie, braken, hoofdpijn, insomnia, plaatjestelling verlaagd, neutropenie, abdominale pijn, verminderde eetlust, diarree, dyspneu, hypertensie, asthenie, duizeligheid, neutrofielentelling verlaagd, hoesten, artralgie, rugpijn, wittebloedceltelling verlaagd en opvliegers.
De vaakst voorkomende ernstige bijwerkingen > 1% (frequenties van tijdens de behandeling opgetreden bijwerkingen) waren trombocytopenie en anemie.
Lijst van bijwerkingen in tabelvorm
De volgende bijwerkingen zijn vastgesteld op basis van klinische onderzoeken en postmarketing surveillance bij patiënten die Zejula als monotherapie kregen (zie tabel 4). De frequenties waarmee bijwerkingen optraden zijn gebaseerd op gepoolde gegevens van bijwerkingen die zijn gegenereerd uit de PRIMA- en NOVA-onderzoeken (vaste aanvangsdosis van 300 mg/dag) waarbij de blootstelling van de patiënt bekend is en als volgt gedefinieerd:
Zeer vaak: ≥ 1/10
Vaak: ≥ 1/100, < 1/10
Soms: ≥ 1/1.000, < 1/100
Zelden: ≥ 1/10.000, < 1/1.000
Zeer zelden: < 1/10.000
Binnen elke frequentiecategorie worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 4: Lijst van bijwerkingen in tabelvorm
| Systeem/orgaanklasse | Frequentie van alle CTCAE-graden | Frequentie van CTCAE-graad 3 of 4 |
| Infecties en parasitaire aandoeningen | Zeer vaak Urineweginfectie Vaak Bronchitis, conjunctivitis | Soms Urineweginfectie, bronchitis |
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Vaak Myelodysplastisch syndroom/acute myeloïde leukemiea | Vaak Myelodysplastisch syndroom/acute myeloïde leukemiea |
Bloed- en lymfestelselaandoeningen | Zeer vaak Trombocytopenie, anemie, neutropenie, leukopenie Soms Pancytopenie, febriele neutropenie | Zeer vaak Trombocytopenie, anemie, neutropenie Vaak Leukopenie Soms Pancytopenie, febriele neutropenie |
| Immuunsysteemaandoeningen | Vaak Overgevoeligheidb | Soms Overgevoeligheid |
Voedings- en stofwisselingsstoornissen | Zeer vaak Verminderde eetlust Vaak Hypokaliëmie | Vaak Hypokaliëmie Soms Verminderde eetlust |
| Psychische stoornissen | Zeer vaak Insomnia Vaak Angst, depressie, cognitieve stoornisc Soms Verwarde toestand | Soms Insomnia, angst, depressie, verwarde toestand |
| Zenuwstelselaandoeningen | Zeer vaak Hoofdpijn, duizeligheid Vaak Dysgeusie Zelden Posterieur reversibel | Soms Hoofdpijn |
| Systeem/orgaanklasse | Frequentie van alle CTCAE-graden | Frequentie van CTCAE-graad 3 of 4 |
| encefalopathiesyndroom (PRES)a | ||
| Hartaandoeningen | Zeer vaak Hartkloppingen Vaak Tachycardie | |
| Bloedvataandoeningen | Zeer vaak Hypertensie Zelden Hypertensieve crisis | Vaak Hypertensie |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak Dyspneu, hoesten, nasofaryngitis Vaak Bloedneus Soms Pneumonitis | Soms Dyspneu, bloedneus, pneumonitis |
| Maagdarmstelselaandoeningen | Zeer vaak Nausea, constipatie, braken, abdominale pijn, diarree, dyspepsie Vaak Droge mond, abdominale distensie, slijmvliesontsteking, stomatitis | Vaak Nausea, braken, abdominale pijn Soms Diarree, constipatie, slijmvliesontsteking, stomatitis, droge mond |
Huid- en onderhuidaandoeningen | Vaak Fotosensitiviteit, rash | Soms Fotosensitiviteit, rash |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak Rugpijn, artralgie Vaak Myalgie | Soms Rugpijn, artralgie, myalgie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak Vermoeidheid, asthenie Vaak Oedeem perifeer | Vaak Vermoeidheid, asthenie |
| Onderzoeken | Vaak Gammaglutamyltransferase verhoogd, AST verhoogd, serum creatinine verhoogd, ALT verhoogd, alkaline fosfatase in serum verhoogd, gewicht verlaagd | Vaak Gammaglutamyltransferase verhoogd, ALT verhoogd Soms AST verhoogd, alkaline fosfatase in serum verhoogd |
CTCAE = Common Terminology Criteria for Adverse Events versie 4.02. a Op basis van gegevens uit klinisch onderzoek naar niraparib. Deze zijn niet beperkt tot het hoofdonderzoek ENGOT-OV16 met monotherapie.
b Omvat overgevoeligheid, overgevoeligheid voor geneesmiddelen, anafylactoïde reactie, geneesmiddeleruptie, angio-oedeem en urticaria.
c Omvat geheugenstoornis, concentratiestoornis.
De bijwerkingen die werden gezien bij de groep patiënten die een aanvangsdosis Zejula van 200 mg kregen toegediend op basis van gewicht of aantal bloedplaatjes bij baseline, kwamen even vaak of minder vaak voor in vergelijking met de groep die een vaste aanvangsdosis van 300 mg kreeg toegediend (tabel 4).
Zie hieronder voor specifieke informatie over de frequentie van trombocytopenie, anemie en neutropenie.
Beschrijving van geselecteerde bijwerkingen
Hematologische bijwerkingen (trombocytopenie, anemie, neutropenie), waaronder klinische diagnoses en/of laboratoriumuitslagen, traden doorgaans vroeg in de behandeling met niraparib op, waarbij de incidentie in de loop van de tijd afnam.
In NOVA en PRIMA hadden patiënten die in aanmerking kwamen voor behandeling met Zejula de volgende uitgangswaarden van hematologische parameters: absoluut aantal neutrofielen (ANC) ≥ 1.500 cellen/µl; bloedplaatjes ≥ 100.000 cellen/µl en hemoglobine ≥ 5,6 mmol/l (9 g/dl; NOVA) of ≥ 6,2 mmol/l (10 g/dl;PRIMA) vóór behandeling. In het klinische programma werden hematologische bijwerkingen behandeld met bewaking van de laboratoriumwaarden en dosisaanpassingen (zie rubriek 4.2).
In PRIMA, bij patiënten die een aanvangsdosis Zejula kregen toegediend op basis van gewicht of aantal bloedplaatjes bij baseline, waren trombocytopenie, anemie en neutropenie van graad ≥ 3 verminderd van respectievelijk 48% naar 21%, 36% naar 23% en 24% naar 15%, vergeleken met de groep die een vaste aanvangsdosis van 300 mg kreeg toegediend. De frequentie hiervan was lager in vergelijking met de groep die een vaste aanvangsdosis van 300 mg kreeg toegediend. Stoppen vanwege trombocytopenie, anemie en neutropenie kwam voor bij respectievelijk 3%, 3% en 2% van de patiënten.
Trombocytopenie
In PRIMA kreeg ongeveer 39% van de patiënten die met Zejula werden behandeld trombocytopenie van graad 3/4 in vergelijking met 0,4% van de patiënten die met placebo werden behandeld, met een mediane tijd van eerste dosis tot eerste optreden van 22 dagen (spreiding: 15 tot 335 dagen) en met een mediane duur van 6 dagen (spreiding: 1 tot 374 dagen). Stoppen vanwege trombocytopenie kwam voor bij 4% van de patiënten die niraparib kregen.
In NOVA kreeg ongeveer 60% van de patiënten trombocytopenie van enige graad, en 34% van de patiënten kreeg trombocytopenie graad 3/4. Bij patiënten met minder dan 180 × 109/l trombocyten bij baseline kwamen trombocytopenie van enige graad en trombocytopenie graad 3/4 voor bij respectievelijk 76% en 45% van de patiënten. De mediane tijd tot het ontstaan van trombocytopenie ongeacht de graad en trombocytopenie graad 3/4 was respectievelijk 22 en 23 dagen. Het percentage nieuwe gevallen van trombocytopenie na intensieve dosisaanpassingen die werden uitgevoerd gedurende de eerste twee maanden van behandeling vanaf cyclus 4 bedroeg 1,2%. De mediane duur van voorvallen van trombocytopenie ongeacht de graad was 23 dagen, en de mediane duur van trombocytopenie graad 3/4 was 10 dagen. Patiënten die worden behandeld met Zejula en trombocytopenie ontwikkelen, kunnen een verhoogd risico van hemorragie hebben. In het klinische programma werd trombocytopenie behandeld met bewaking van laboratoriumwaarden, dosisaanpassing en bloedplaatjestransfusie indien aangewezen (zie rubriek 4.2). Stoppen vanwege voorvallen van trombocytopenie (trombocytopenie en aantal bloedplaatjes verlaagd) kwam voor bij ongeveer 3% van de patiënten.
In NOVA hadden 13% (48/367) van de patiënten bloeding met gelijktijdige trombocytopenie; alle bloedingsvoorvallen die gelijktijdig met trombocytopenie optraden, waren van graad 1 of 2 in ernst, met uitzondering van één voorval van petechiën en hematoom van graad 3 dat gelijktijdig met een ernstige bijwerking van pancytopenie werd waargenomen. Trombocytopenie kwam vaker voor bij patiënten met een aantal bloedplaatjes minder dan 180 × 109/l bij baseline. Ongeveer 76% van de patiënten met lagere aantallen bloedplaatjes bij baseline (< 180 × 109/l) die Zejula ontvingen, kreeg trombocytopenie ongeacht de graad en 45% van de patiënten kreeg trombocytopenie van graad 3/4. Pancytopenie is waargenomen bij < 1% van de patiënten die niraparib kregen.
Anemie
In PRIMA kreeg 31% van de patiënten die met Zejula werden behandeld anemie van graad 3/4 in vergelijking met 2% van de patiënten die placebo kregen, met een mediane tijd van eerste dosis tot eerste optreden van 80 dagen (spreiding: 15 tot 533 dagen) en met een mediane duur van 7 dagen (spreiding: 1 tot 119 dagen). Stoppen vanwege anemie kwam voor bij 2% van de patiënten die niraparib kregen.
In NOVA kreeg ongeveer 50% van de patiënten anemie van enige graad, en 25% kreeg anemie graad 3/4. De mediane tijd tot het ontstaan van anemie ongeacht de graad was 42 dagen, en 85 dagen voor voorvallen van graad 3/4. De mediane duur van anemie ongeacht de graad was 63 dagen, en 8 dagen voor voorvallen van graad 3/4. Anemie van elke graad kan tijdens de behandeling met Zejula aanhouden. In het klinische programma werd anemie behandeld met bewaking van de laboratoriumwaarden, dosisaanpassing (zie rubriek 4.2) en indien aangewezen met transfusies met rode bloedcellen. Stoppen vanwege anemie kwam voor bij 1% van de patiënten.
Neutropenie
In PRIMA kreeg 21% van de patiënten die met Zejula werden behandeld neutropenie van graad 3/4 in vergelijking met 1% van de patiënten die placebo kregen, met een mediane tijd van eerste dosis tot eerste optreden van 29 dagen (spreiding: 15 tot 421 dagen) en met een mediane duur van 8 dagen (spreiding: 1 tot 42 dagen). Stoppen vanwege neutropenie kwam voor bij 2% van de patiënten die niraparib kregen.
In NOVA kreeg ongeveer 30% van de patiënten neutropenie van enige graad, en 20% van de patiënten kreeg neutropenie graad 3/4. De mediane tijd tot het ontstaan van neutropenie ongeacht de graad was 27 dagen, en 29 dagen voor voorvallen van graad 3/4. De mediane duur van neutropenie ongeacht de graad was 26 dagen, en 13 dagen voor voorvallen van graad 3/4. Daarnaast werd granulocyt-koloniestimulerende factor (GCSF) toegediend aan ongeveer 6% van de patiënten die met niraparib werden behandeld, als gelijktijdige behandeling van neutropenie. Stoppen vanwege voorvallen van neutropenie kwam voor bij 2% van de patiënten.
Myelodysplastisch syndroom/acute myeloïde leukemie
Tijdens klinische onderzoeken trad MDS/AML op bij 1% van de patiënten die werden behandeld met Zejula. Van die gevallen had 41% een dodelijke afloop. Na 75 maanden follow-up voor overleving was de incidentie hoger bij patiënten met recidiverende eierstokkanker die 2 of meer lijnen eerdere chemotherapie met platina hadden gekregen en die gBRCAmut hadden. Alle patiënten hadden mogelijk bijdragende factoren voor de ontwikkeling van MDS/AML, aangezien ze eerdere chemotherapie hadden gekregen met platinamiddelen. Velen hadden ook andere DNA-beschadigende middelen en radiotherapie ontvangen. Het merendeel van de meldingen kwam van gBRCAmut-dragers. Sommige patiënten hadden een voorgeschiedenis van eerdere kanker of beenmergsuppressie.
In PRIMA was de incidentie van MDS/AML 2,3% bij patiënten die Zejula kregen en 1,6% bij patiënten die placebo kregen met een follow-up van 74 maanden.
In NOVA bij patiënten met recidiverende eierstokkanker die ten minste twee eerdere lijnen chemotherapie met platina hadden gekregen, was de algehele incidentie van MDS/AML 3,8% bij patiënten die Zejula kregen en 1,7% bij patiënten die placebo kregen met een follow-up van 75 maanden. In gBRCAmut- en non-gBRCAmut-cohorten was de incidentie van MDS/AML respectievelijk 7,4% en 1,7% bij patiënten die Zejula kregen en 3,1% en 0,9% bij patiënten die placebo kregen.
Hypertensie
In PRIMA kwam hypertensie van graad 3/4 voor bij 6% van de patiënten die met Zejula werden behandeld in vergelijking met 1% van de patiënten die placebo kregen, met een mediane tijd van eerste dosis tot eerste optreden van 50 dagen (spreiding: 1 tot 589 dagen) en met een mediane duur van 12 dagen (spreiding: 1 tot 61 dagen). Geen van de patiënten is gestopt met Zejula vanwege hypertensie.
In NOVA kwam hypertensie ongeacht de graad voor bij 19,3% van de patiënten die met Zejula werden behandeld. Hypertensie graad 3/4 kwam voor bij 8,2% van de patiënten. Hypertensie kon goed worden behandeld met antihypertensiva. Stoppen vanwege hypertensie kwam voor bij < 1% van de patiënten.
Melding van vermoedelijk bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in Aanhangsel V.
4.9 Overdosering
Er is geen specifieke behandeling in geval van overdosering van Zejula en symptomen van overdosering zijn niet vastgesteld. In geval van een overdosering dienen artsen algemene ondersteunende maatregelen te nemen en symptomen te behandelen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, overige antineoplastische middelen, ATC-code: L01XK02.
Werkingsmechanisme en farmacodynamische effecten
Niraparib is een remmer van de poly(ADP-ribose)-polymerase- (PARP-)enzymen PARP1 en PARP2, die een rol spelen bij DNA-repair. In-vitro-onderzoeken hebben aangetoond dat remming van enzymatische PARP-activiteit en toegenomen vorming van PARP-DNA-complexen, met als gevolg DNA-schade, apoptose en celdood, betrokken kunnen zijn bij door niraparib geïnduceerde cytotoxiciteit. Toename van de door niraparib geïnduceerde cytotoxiciteit werd waargenomen in tumorcellijnen met of zonder deficiënties in de BReast CAncer
(BRCA) 1- en 2-tumorsuppressorgenen. In orthotopische hooggradige xenograft-tumoren afkomstig van patiënten met sereuze ovariumkanker (PDX, patient-derived xenograft) en gegroeid in muizen, is aangetoond dat niraparib de tumorgroei vertraagt in mutant-BRCA 1 en 2, in homologe recombinatie- (HR-)deficiënt wildtype-BRCA en in tumoren met wildtype-BRCA maar zonder detecteerbare HR-deficiëntie.
Klinische werkzaamheid en veiligheid
Eerstelijnsonderhoudsbehandeling van eierstokkanker
PRIMA was een dubbelblind, placebogecontroleerd fase 3-onderzoek waarin patiënten (n = 733) met een complete of partiële respons op eerstelijnschemotherapie op basis van platina in een verhouding van 2:1 werden gerandomiseerd naar niraparib of overeenkomende placebo. PRIMA werd gestart met een aanvangsdosis van 300 mg eenmaal daags bij 475 patiënten (van wie 317 waren gerandomiseerd naar de groep met niraparib vs. 158 in de placebogroep) in continue cycli van 28 dagen. De aanvangsdosis in PRIMA werd veranderd met amendement 2 van het protocol. Vanaf dat moment kregen patiënten met een lichaamsgewicht bij baseline van ≥ 77 kg en een aantal bloedplaatjes bij baseline ≥ 150.000/µl dagelijks 300 mg niraparib (n = 34) of placebo (n = 21) terwijl patiënten met een lichaamsgewicht bij baseline van < 77 kg of een aantal bloedplaatjes bij baseline < 150.000/µl dagelijks 200 mg (n = 122) niraparib of placebo (n = 61) kregen.
Patiënten werden gerandomiseerd na afronding van eerstelijnschemotherapie op basis van platina met of zonder operatie. Proefpersonen werden gerandomiseerd binnen 12 weken na de eerste dag van de laatste chemotherapiecyclus.
Proefpersonen hadden ≥ 6 en ≤ 9 cycli van op platina gebaseerde therapie. Na interval-debulkingchirurgie hadden proefpersonen ≥ 2 postoperatieve cycli van op platina gebaseerde therapie. Patiënten die bevacizumab hadden gekregen met chemotherapie, maar die geen bevacizumab als onderhoudsbehandeling konden krijgen, werden niet uitgesloten van het onderzoek. Patiënten mochten niet eerder zijn behandeld met een PARP-remmer (PARPi), waaronder niraparib. Patiënten die neo-adjuvante chemotherapie kregen gevolgd door interval-debulkingchirurgie zouden zichtbare restziekte of geen restziekte kunnen hebben. Patiënten met ziekte in stadium III die volledige cytoreductie hadden (d.w.z. geen zichtbare restziekte) na primaire debulkingchirurgie werden uitgesloten. Randomisatie werd gestratificeerd naar beste respons tijdens het eerstelijnsplatinaregime (complete respons vs. partiële respons), neoadjuvante chemotherapie (NACT) (ja vs. nee) en homologe recombinatiedeficiëntie (HRD) -status [positief (HR-deficiënt) vs. negatief (HR-proficiënt) of niet vastgesteld]. Het testen op HRD werd uitgevoerd met gebruik van de HRD-test op tumorweefsel dat op het moment van de eerste diagnose werd verkregen. De CA-125-niveaus moeten tijdens de eerstelijnsbehandeling van de patiënt binnen het normale bereik liggen (of een CA-125-afname van > 90%) en moeten gedurende ten minste 7 dagen stabiel zijn.
Patiënten begonnen met de behandeling op cyclus 1/dag 1 (C1/D1) met niraparib 200 of 300 mg of overeenkomende placebo, eenmaal daags toegediend in continue cycli van 28 dagen. Tijdens elke cyclus werden klinische bezoeken afgelegd (4 weken ± 3 dagen).
Het primaire eindpunt was progressievrije overleving (PFS), zoals vastgesteld door geblindeerde, centrale, onafhankelijke beoordeling (BICR) volgens RECIST, versie 1.1. Het testen op PFS werd hiërarchisch uitgevoerd: eerst in de HR-deficiënte populatie, vervolgens in de totale populatie. Secundaire werkzaamheidseindpunten waren onder meer PFS na de eerste volgende therapie (PFS2) en totale overleving (OS) (tabel 5). De mediane leeftijd was 62 jaar bij patiënten die gerandomiseerd waren naar niraparib (leeftijd van 32 to 85 jaar) of placebo (leeftijd van 33 tot 88 jaar). Negenentachtig procent van alle patiënten was blank. Negenenzestig procent van de patiënten die gerandomiseerd waren naar niraparib en 71% van de patiënten die gerandomiseerd waren naar placebo, hadden een ECOG-prestatiestatus van 0 bij onderzoeksbaseline. In de totale populatie had 65% van de patiënten ziekte in stadium III en 35% had ziekte in stadium IV. In de totale populatie was de primaire tumorplaats bij de meeste patiënten (≥ 80%) de eierstok; de meeste patiënten (> 90%) hadden tumoren met sereuze histologie. Zevenenzestig procent van de patiënten kreeg NACT. Negenenzestig procent van de patiënten had een complete respons op de eerstelijnschemotherapie op basis van platina. In totaal hadden 6 patiënten in de Zejula groep bevacizumab gekregen als eerdere behandeling voor hun eierstokkanker.
PRIMA liet een statistisch significante verbetering in PFS zien voor patiënten die gerandomiseerd waren naar niraparib in vergelijking met placebo in de HR-deficiënte en totale populatie (tabel 5 en afbeelding 1 en 2). Werkzaamheidsresultaten voor de eindanalyse van de OS-gegevens worden weergegeven in tabel 5.
Tabel 5: Werkzaamheidsresultaten – PRIMA
| HR-deficiënte populatie | Totale populatie | |||||
| Zejula (N = 247) | Placebo (N = 126) | Zejula (N = 487) | Placebo (N = 246) | |||
| Primaire eindpunt (bepaald door BICR) | ||||||
Mediane PFS, maanden (95%-BI) | 21,9 (19,3; NE) | 10,4 (8,1; 12.1) | 13,8 (11,5; 14,9) | 8,2 (7,3; 8,5) | ||
| Hazardratio (95%-BI) | 0,43 (0,31; 0,59) | 0,62 (0,50; 0,76) | ||||
| p-waarde | < 0,0001 | < 0,0001 | ||||
| Secundaire eindpuntena,b,c | ||||||
Mediane PFS2, maanden (95%-BI) | 43,4 (37,2; 54,1) | 39,3 (30,3; 55,7) | 30,1 (27,1; 33,1) | 27,6 (24,2; 33,1) | ||
| Hazardratio (95%-BI) | 0,87 (0,66; 1,17) | 0,96 (0,79; 1,17) | ||||
Mediane OS, maandend (95%-BI) | 71,9 (55,5; NE) | 69,8 (51,6; NE) | 46,6 (43,7; 52,8) | 48,8 (43,1; 61,0) | ||
| Hazardratio (95%-BI) | 0,95 (0,70; 1,29) | 1,01 (0,84, 1,23) | ||||
PFS = progressievrije overleving; BI = betrouwbaarheidsinterval; NE = niet beoordeelbaar; PFS2 = PFS na de eerste volgende therapie; OS = totale overleving.
a Gegevens gebaseerd op eindanalyse.
b In de HR-deficiënte populatie en de totale populatie kregen respectievelijk 15,8% en 11,7% van de patiënten in de Zejula groep een daaropvolgende PARPi therapie.
c In de HR-deficiënte populatie en de totale populatie kregen respectievelijk 48,4% en 37,8% van de placebo patiënten een daaropvolgende PARPi therapie.
d De maturiteit van de OS-gegevens voor de HR-deficiënte populatie en de totale populatie was respectievelijk 49,6% en 62,5%.
Afbeelding 1: Progressievrije overleving in de HR-deficiënte populatie - PRIMA (ITT) 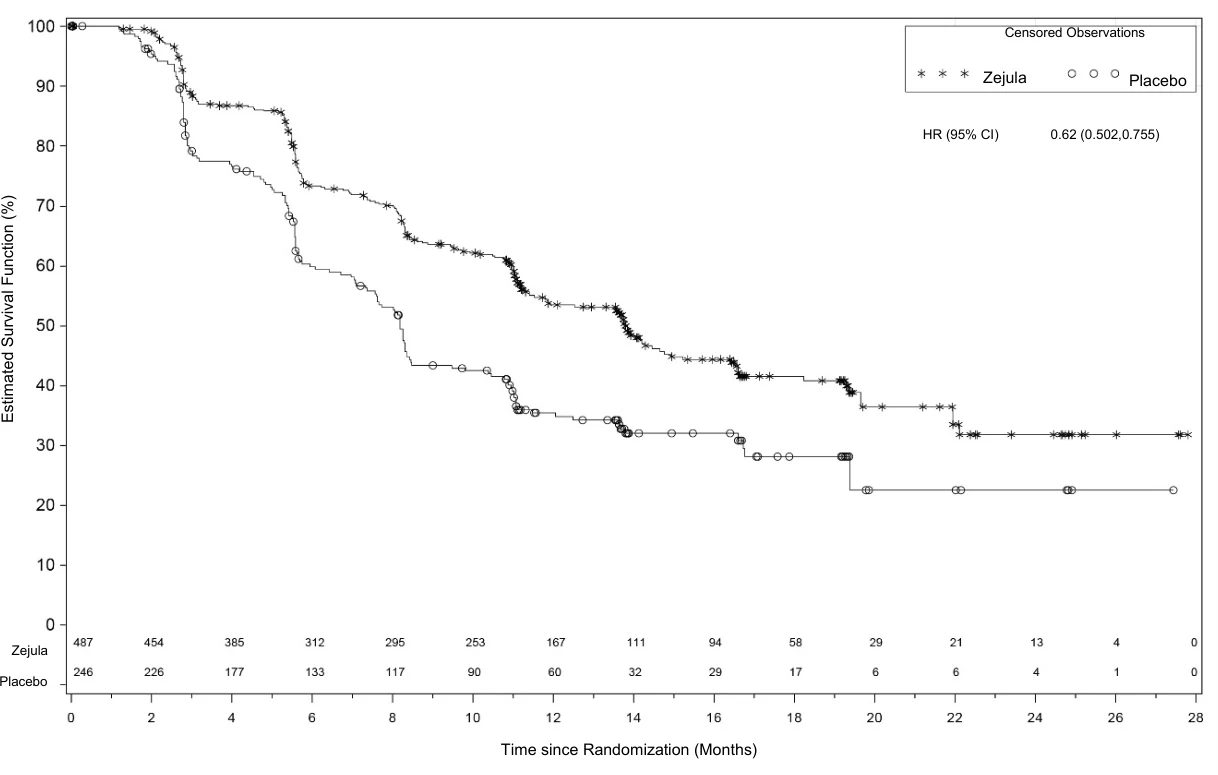
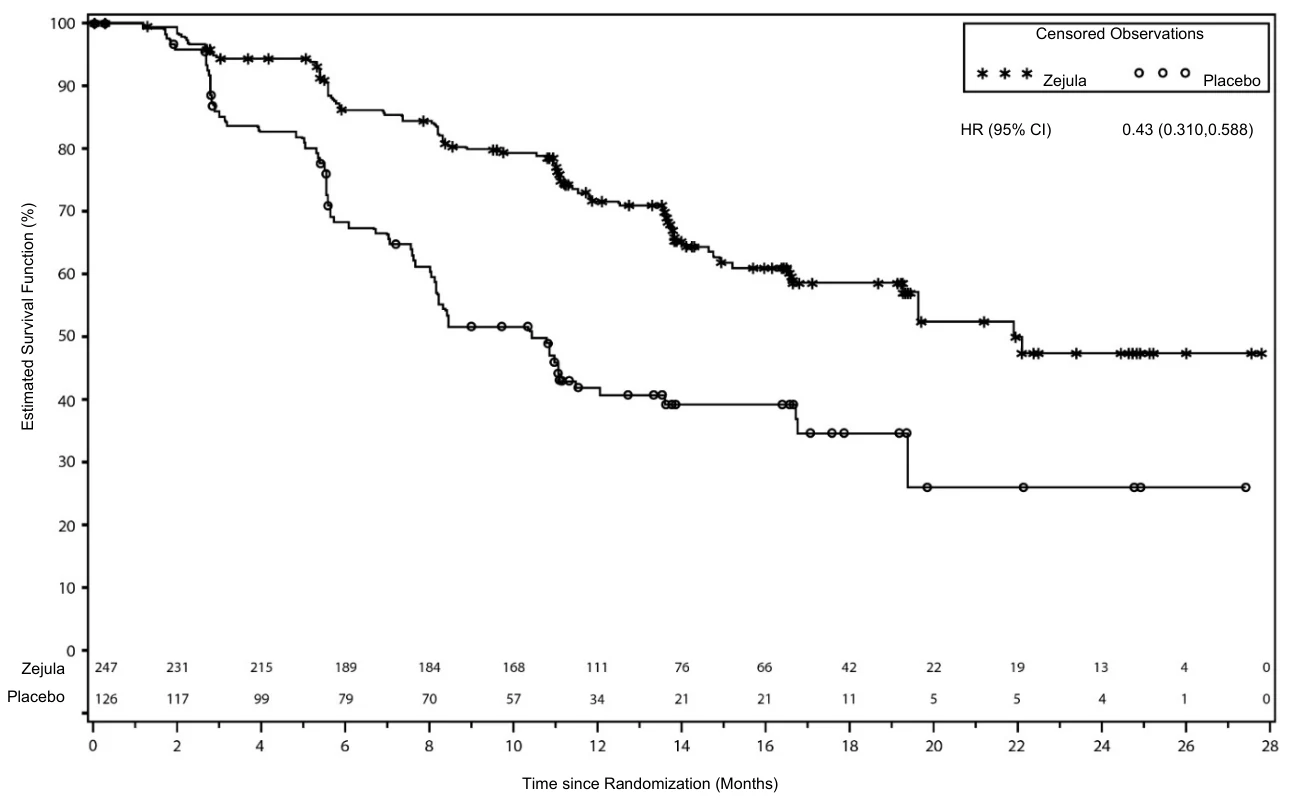
Afbeelding 2: Progressievrije overleving in de totale populatie - PRIMA (ITT)
PFS-subgroepanalyses
Binnen de HR-deficiënte populatie werd een PFS-hazardratio van 0,40 (95%-BI: 0,27; 0,62) gezien bij de subgroep patiënten met BRCA-mutatie eierstokkanker (n = 223). In de subgroep met HR-deficiënte Placebo
patiënten zonder een BRCA-mutatie (n = 150) werd een hazardratio van 0,50 (95%-BI: 0,31; 0,83) gezien.
De mediane PFS in de HR-proficiënte populatie (n = 249) was 8,1 maanden voor patiënten die gerandomiseerd werden naar Zejula vergeleken met 5,4 maanden voor de placebo met een hazardratio van 0,68 (95%-BI: 0,49; 0,94).
In verkennende subgroepanalyses van patiënten die een dosis van 200 of 300 mg Zejula kregen toegediend op basis van gewicht of het aantal bloedplaatjes bij baseline, werd een vergelijkbare werkzaamheid (door de onderzoeker beoordeelde PFS) gezien met een PFS-hazardratio van 0,54 (95%-BI: 0,33; 0,91) in de HR-deficiënte populatie en met een hazardratio van 0,68 (95%-BI: 0,49; 0,94) in de totale populatie. In de HR-proficiënte subgroep leek de dosis van 200 mg te leiden tot een lager behandeleffect in vergelijking met de dosis van 300 mg.
OS-subgroepanalyse
In de subgroep van de HR-deficiënte patiënten met BRCA-mutatie eierstokkanker (n = 223) werd een OS-hazardratio van 0,94 (95%-BI: 0,63; 1,41) gezien. In de subgroep van de HR-deficiënte patiënten zonder BRCA-mutatie (n = 149) werd een hazardratio van 0,97 (95%-BI: 0,63; 1,53) gezien.
De mediane OS in de HR-proficiënte populatie (n = 249) was 36,6 maanden voor patiënten die gerandomiseerd waren naar Zejula vergeleken met 32,2 maanden in de placebogroep, met een hazardratio van 0,93 (95%-BI: 0,69; 1,26).
Platinagevoelige onderhoudsbehandeling van gerecidiveerde eierstokkanker
De veiligheid en werkzaamheid van niraparib als onderhoudsbehandeling werden onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd, internationaal fase 3-onderzoek (NOVA) bij patiënten met recidiverende, overwegend hooggradige, sereuze epitheliale eierstok-, eileider- of primaire peritoneumkanker die gevoelig waren voor platina, hetgeen werd gedefinieerd als complete respons (CR) of partiële respons (PR) gedurende meer dan zes maanden op hun voorlaatste op platina gebaseerde behandeling. Om in aanmerking te komen voor behandeling met niraparib dient de patiënt respons te vertonen (CR of PR) na voltooiing van de laatste op platina gebaseerde behandeling. De gehaltes CA-125 dienen normaal te zijn (of een afname van CA-125 > 90% ten opzichte van baseline) na hun laatste platinabehandeling, en dienen gedurende ten minste 7 dagen stabiel te zijn. Patiënten mochten niet eerder zijn behandeld met een PARPi, waaronder Zejula. Patiënten die in aanmerking kwamen voor deelname werden aan één van twee cohorten toegewezen op basis van de resultaten van een BRCA-kiembaanmutatietest (gBRCA-mutatietest). Binnen elk cohort werden patiënten gerandomiseerd waarbij ze in een verhouding van 2:1 werden ingedeeld bij niraparib en placebo. Patiënten werden aan het gBRCAmut-cohort toegewezen op basis van bloedmonsters voor gBRCA-analyse die voorafgaand aan randomisatie waren afgenomen. Het testen op tumor-BRCA (tBRCA)-mutatie en HRD werd uitgevoerd met gebruik van de HRD-test op tumorweefsel dat op het moment van de eerste diagnose of op het moment van recidief werd verkregen.
Randomisatie binnen elke cohort werd gestratificeerd naar de tijd tot progressie na de voorlaatste platinabehandeling vóór opname in het onderzoek (6 tot < 12 maanden en ≥ 12 maanden), wel of geen gebruik van bevacizumab in samenhang met het voorlaatste of laatste platinaregime en de beste respons tijdens het meest recente platinaregime (complete respons en partiële respons).
Patiënten begonnen met de behandeling op cyclus 1/dag 1 (C1/D1) met niraparib 300 mg of overeenkomende placebo, eenmaal daags toegediend in continue cycli van 28 dagen. Tijdens elke cyclus werden klinische bezoeken afgelegd (4 weken ± 3 dagen).
In het NOVA-onderzoek had 48% van de patiënten een dosisonderbreking in cyclus 1. Ongeveer 47% van de patiënten startte in cyclus 2 met een verlaagde dosis.
De vaakst gebruikte dosis bij met niraparib behandelde patiënten in het NOVA-onderzoek was 200 mg.
Progressievrije overleving (PFS) werd vastgesteld volgens RECIST-criteria (Response Evaluation Criteria in Solid Tumors, versie 1.1) of klinische klachten en verschijnselen en verhoogd CA-125. PFS werd gemeten vanaf het moment van randomisatie (die tot maximaal 8 weken na voltooiing van het chemotherapieregime plaatsvond) tot ziekteprogressie of overlijden.
De primaire-werkzaamheidsanalyse voor PFS werd vastgesteld door geblindeerde, centrale, onafhankelijke beoordeling en was prospectief gedefinieerd en afzonderlijk beoordeeld voor het gBRCAmut-cohort en het non-gBRCAmut-cohort. Analyses van de totale overleving (OS) waren secundaire uitkomstmaten.
Secundaire eindpunten voor de werkzaamheid waren chemotherapievrij interval (CFI, chemotherapy-free interval), tijd tot eerstvolgende therapie (TFST, time to first subsequent therapy), PFS na de eerstvolgende therapie (PFS2) en OS.
Demografische gegevens, ziektekenmerken bij baseline en voorgeschiedenis van eerdere behandelingen waren over het algemeen goed in evenwicht tussen de niraparib- en placebogroepen in het gBRCAmut-cohort (n = 203) en het non-gBRCAmut-cohort (n = 350). De mediane leeftijden varieerden binnen de behandelingen en de cohorten van 57 tot 63 jaar. De primaire tumorlocatie was bij de meeste patiënten (> 80%) binnen elk cohort het ovarium; de meeste patiënten (> 84%) hadden tumoren met een sereuze histologie. Een groot deel van de patiënten in beide behandelgroepen in beide cohorten had drie of meer eerdere chemotherapielijnen gekregen, waaronder 49% en 34% van de patiënten die niraparib kregen in respectievelijk het gBRCAmut- en het non-gBRCAmut-cohort. De meeste patiënten waren in de leeftijd van 18-64 jaar (78%), blank (86%) en hadden een ECOG-prestatiestatus van 0 (68%).
In het gBRCAmut-cohort was het mediane aantal behandelingscycli in de niraparibgroep hoger dan in de placebogroep (respectievelijk 14 en 7 cycli). In de niraparibgroep zetten meer patiënten de behandeling langer dan 12 maanden door dan in de placebogroep (respectievelijk 54,4% en 16,9%).
In het gehele gBRCAmut-cohort was het mediane aantal behandelingscycli in de niraparibgroep hoger dan in de placebogroep (respectievelijk 8 en 5 cycli). In de niraparibgroep zetten meer patiënten de behandeling langer dan 12 maanden door dan in de placebogroep (respectievelijk 34,2% en 21,1%).
Het onderzoek behaalde zijn primaire doel van statistisch significant verbeterde PFS bij onderhoudstherapie met niraparib als monotherapie, vergeleken met placebo, in het gBRCAmut-cohort en in het gehele non-gBRCAmut-cohort. In tabel 6 en afbeeldingen 3 en 4 worden de resultaten weergegeven voor het primaire eindpunt PFS voor de primaire populaties voor de werkzaamheid (gBRCAmut-cohort en het gehele non-gBRCAmut-cohort).
Tabel 6: Samenvatting van de resultaten voor de primaire doelstelling in het NOVA-onderzoek
| gBRCAmut-cohort | Non-gBRCAmut-cohort | |||
| Zejula (N = 138) | Placebo (N = 65) | Zejula (N = 234) | Placebo (N = 116) | |
| Mediane PFS (95%-BI) | 21,0 (12,9; NE) | 5,5 (3,8; 7,2) | 9,3 (7,2; 11,2) | 3,9 (3,7; 5,5) |
| p-waarde | < 0,0001 | < 0,0001 | ||
Hazardratio (Zejula:placebo) (95%-BI) | 0,27 (0,173; 0,410) | 0,45 (0,338; 0,607) | ||
PFS = progressievrije overleving; BI = betrouwbaarheidsinterval; NE = niet beoordeelbaar.
Afbeelding 3: Progressievrije overleving in het gBRCAmut-cohort, gebaseerd op beoordeling door de IRC - NOVA (ITT)
Afbeelding 4:Progressievrije overleving in het gehele non-gBRCAmut-cohort, gebaseerd op beoordeling door de IRC - NOVA (ITT)
Secundaire werkzaamheidseindpunten in NOVA
Bij de eindanalyse was de mediane PFS2 in het gBRCAmut-cohort 29,9 maanden voor patiënten die behandeld werden met niraparib, tegen 22,7 maanden voor patiënten die de placebo hadden gekregen (HR = 0,70; 95%-BI: 0,50; 0,97). De mediane PFS2 in het non-gBRCAmut-cohort was 19,5 maanden voor patiënten die behandeld werden met niraparib, tegen 16,1 maanden voor patiënten die de placebo hadden gekregen (HR = 0,80; 95%-BI: 0,63; 1,02).
Bij de eindanalyse van de totale overleving was de mediane OS in het gBRCAmut-cohort (n = 203) 40,9 maanden voor patiënten die behandeld werden met niraparib, tegen 38,1 maanden voor patiënten die de placebo hadden gekregen (HR = 0,85; 95%-BI: 0,61; 1,20). De cohortmaturiteit voor het gBRCAmut-cohort was 76%. De mediane OS in het non-gBRCAmut-cohort (n = 350) was 31,0 maanden voor patiënten die behandeld werden met niraparib, tegen 34,8 maanden voor patiënten die de placebo hadden gekregen (HR = 1,06; 95%-BI: 0,81; 1,37). De cohortmaturiteit voor het 
Time since Randomization (Months) 
non-gBRCAmut-cohort was 79%.
Patient reported outcomes
Patient reported outcome data afkomstig van gevalideerde enquête-tools (FOSI en EQ-5D) wijzen erop dat met niraparib behandelde patiënten geen verschil met placebo rapporteerden bij onderdelen die geassocieerd zijn met de kwaliteit van leven (QoL, Quality of Life).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Zejula in alle subgroepen van pediatrische patiënten met ovariumcarcinoom met uitzondering van rabdomyosarcoom en kiemceltumoren (zie rubriek 4.2 voor informatie over pediatrisch gebruik). Er vond echter wel pediatrische ontwikkeling plaats bij kinderen en adolescenten met andere oncologische aandoeningen.
Bij een fase 1-onderzoek (SCOOP) werden de veiligheid, farmacokinetiek en antitumoractiviteit van Zejula in combinatie met dostarlimab beoordeeld bij 47 kinderen en adolescenten met recidiverende of refractaire solide tumoren waaronder osteosarcoom en neuroblastoom. Patiënten in de leeftijd van 5 tot ˂18 jaar kregen dagelijks 75 tot 200 mg Zejula.
Het onderzoek werd voortijdig beëindigd vanwege waargenomen toxiciteiten in combinatie met onvoldoende werkzaamheid. Er werd geen werkzaamheidsrespons gezien bij de 17 patiënten met osteosarcoom of neuroblastoom die in het uitbreidingsdeel van het onderzoek waren opgenomen. Het veiligheidsprofiel van de combinatie bij pediatrische patiënten kan niet als vastgesteld worden beschouwd vanwege het beperkte aantal beoordeelde pediatrische patiënten en de beperkte blootstelling. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
5.2 Farmacokinetische eigenschappen
Absorptie
Na toediening van een enkelvoudige dosis van 300 mg niraparib onder nuchtere condities was niraparib binnen 30 minuten in plasma meetbaar, en de gemiddelde piekplasmaconcentratie (Cmax) van niraparib werd binnen 3 tot 5 uur bereikt (deze varieerde bij verschillende onderzoeken van 508 tot 875 ng/ml). Na meerdere orale doses niraparib van 30 mg tot 400 mg eenmaal daags was de accumulatie van niraparib ongeveer twee- tot drievoudig.
De systemische blootstellingen (Cmax en AUC) aan niraparib namen dosisevenredig toe wanneer de dosis niraparib steeg van 30 mg tot 400 mg. De absolute biologische beschikbaarheid van niraparib is ongeveer 73%, wat wijst op een minimaal ‘first pass’-effect. In een farmacokinetische populatieanalyse van niraparib werd de interindividuele variabiliteit in biologische beschikbaarheid geschat op een variatiecoëfficiënt (VC) van 33,8%.
Na een vetrijke maaltijd stegen de Cmax en AUCinf van niraparib tabletten met respectievelijk 11% en 28% bij patiënten met solide tumoren, in vergelijking met nuchtere condities (zie rubriek 4.2).
Van de tablet- en capsuleformuleringen is aangetoond dat ze bio-equivalent zijn. Na toediening van één tablet van 300 mg of drie capsules van 100 mg niraparib onder nuchtere condities bij 108 patiënten met solide tumoren lagen de 90%-betrouwbaarheidsintervallen van de geometrisch gemiddelde ratio’s voor de tablet in vergelijking met de capsule voor Cmax, AUClast en AUC∞ binnen de bio-equivalentiegrenzen (0,80 en 1,25).
Distributie
Niraparib was voor een matig deel eiwitgebonden in humaan plasma (83%), voornamelijk aan serumalbumine. In een populatiefarmacokinetische analyse van niraparib bedroeg het schijnbare distributievolume (Vd/F) bij kankerpatiënten 1.206 l (op basis van een patiënt van 70 kg) (VC 18,4%), wat wijst op een extensieve distributie van niraparib over de weefsels.
Biotransformatie
Niraparib wordt vooral door carboxylesterases (CE’s) gemetaboliseerd, waarbij een belangrijke inactieve metaboliet, M1, wordt gevormd. In een onderzoek naar de massabalans waren M1 en M10 (de vervolgens gevormde M1-glucuroniden) de belangrijkste circulerende metabolieten.
Eliminatie
Na een enkelvoudige, orale dosis niraparib van 300 mg varieerde de gemiddelde terminale halfwaardetijd (t½) van niraparib bij verschillende onderzoeken van 44 tot 54 uur (ongeveer 2 dagen). In een populatiefarmacokinetische analyse was de schijnbare totale klaring (CL/F) van niraparib bij kankerpatiënten 15,9 l/uur (VC 24,0%).
Niraparib wordt vooral via de lever en gal en via de nieren uitgescheiden. Na orale toediening van een enkelvoudige dosis van 300 mg [14C]-niraparib werd gemiddeld 86,2% (spreiding 71% tot 91%) van de dosis binnen een periode van 21 dagen teruggevonden in de urine en feces. In de urine werd 47,5% (spreiding 33,4% tot 60,2%) van de radioactiviteit van de dosis teruggevonden en in de feces 38,8% (spreiding 28,3% tot 47%). In gepoolde monsters die over een periode van 6 dagen waren verzameld, werd 40% van de dosis voornamelijk als metabolieten teruggevonden in de urine, en 31,6% van de dosis werd voornamelijk als onveranderd niraparib teruggevonden in de feces.
In-vitro-onderzoeken
In vitro is niraparib een inductor van CYP1A2 (zie rubriek 4.5).
Niraparib is een substraat van Pgp en BCRP. Vanwege het hoge doordringend vermogen en de hoge biologische beschikbaarheid van niraparib is het risico op klinisch relevante interacties met geneesmiddelen die deze transporteiwitten remmen echter onwaarschijnlijk.
In vitro is niraparib een remmer van Pgp, BCRP, MATE1/2K en de organische-kationentransporter 1 (OCT1) (zie rubriek 4.5).
Speciale patiëntgroepen
Nierfunctiestoornis
In de populatiefarmacokinetische analyse hadden patiënten met lichte (creatinineklaring 60-90 ml/min) en matige (30-60 ml/min) nierfunctiestoornissen een licht verminderde niraparibklaring in vergelijking met personen met een normale nierfunctie. Het verschil in blootstelling wordt niet beschouwd als een rechtvaardiging voor dosisaanpassing. Er werden in klinische onderzoeken geen patiënten gevonden die een bestaande ernstige nierfunctiestoornis of nierziekte in eindstadium hadden en hemodialyse ondergingen (zie rubriek 4.2).
Leverfunctiestoornis
In de populatiefarmacokinetische analyse van gegevens uit klinische onderzoeken bij patiënten hadden bestaande lichte leverfunctiestoornissen (n = 155) geen invloed op de klaring van niraparib. In een klinische studie met kankerpatiënten waarbij gebruik werd gemaakt van NCI-ODWG-criteria om de mate van leverfunctiestoornis te classificeren, was de niraparib AUCinf bij patiënten met een matige leverfunctiestoornis (n = 8) 1,56 (90% BI: 1,06; 2,30) maal de niraparib AUCinf bij patiënten met een normale leverfunctie (n = 9) na toediening van een enkelvoudige dosis van 300 mg. Aanpassing van de dosis niraparib wordt aanbevolen bij patiënten met een matige leverfunctiestoornis (zie rubriek 4.2). Een matige leverfunctiestoornis had geen effect op de Cmax van niraparib of op de eiwitbinding van niraparib. De farmacokinetiek van niraparib is niet vastgesteld bij patiënten met een ernstige leverfunctiestoornis (zie rubrieken 4.2 en 4.4).
Gewicht, leeftijd en ras
Een hoger gewicht bleek het distributievolume van niraparib te verhogen in de populatiefarmacokinetische analyse. Er werd geen invloed van het gewicht vastgesteld op de klaring van niraparib of de algehele blootstelling.
Leeftijd (spreiding 26 tot 91 jaar) was ten aanzien van de klaring of het distributievolume van niraparib geen significante factor in de populatiefarmacokinetische analyse.
Er zijn onvoldoende gegevens over diverse rassen om een conclusie te trekken over de invloed van ras op de farmacokinetiek van niraparib.
Pediatrische patiënten
Bij een fase 1-onderzoek (SCOOP) werd de farmacokinetiek van niraparib beoordeeld bij 44 kinderen en adolescenten met recidiverende of refractaire solide tumoren. Hoewel er een klinisch onderzoek werd gestart om de farmacokinetiek in deze populatie te beoordelen, werd het onderzoek voortijdig beëindigd. Als gevolg daarvan waren de verkregen farmacokinetische gegevens beperkt en onvoldoende om de blootstelling bij pediatrische patiënten betrouwbaar te kunnen karakteriseren.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Veiligheidsfarmacologie
In vitro remde niraparib de dopaminetransporter DAT bij concentratieniveaus die lager waren dan de blootstellingsniveaus bij mensen. Bij muizen verhoogden enkelvoudige doses niraparib de intracellulaire concentraties van dopamine en metabolieten in de cortex. Verminderde bewegingsactiviteit werd in één van de twee onderzoeken met enkelvoudige doses in muizen gezien. De klinische relevantie van deze bevindingen is niet bekend. Er werd geen effect op de gedragsparameters en/of neurologische parameters waargenomen in onderzoeken naar toxiciteit bij herhaalde dosering bij ratten en honden, bij geschatte CZS-blootstellingsniveaus die ongeveer gelijk waren aan of lager waren dan de verwachte therapeutische blootstellingsniveaus.
Toxiciteit bij herhaalde dosering
Een daling van de spermatogenese werd bij ratten en honden waargenomen bij blootstellingen die lager waren dan de blootstellingen die in de klinische situatie worden gezien en deze was voor een groot deel reversibel binnen 4 weken na het stoppen van de dosering.
Genotoxiciteit
Niraparib was niet mutageen in een bacteriële omgekeerde-mutatie-analyse (Ames-test), maar was clastogeen in vitro in een chromosoomaberratietest bij zoogdieren en in vivo in een micronucleustest in beenmerg van ratten. Deze clastogeniciteit is consistent met de genomische instabiliteit ten gevolge van de primaire farmacologie van niraparib en wijst op een potentieel voor genotoxiciteit bij mensen.
Reproductietoxiciteit
Er is geen onderzoek naar reproductie- en ontwikkelingstoxiciteit uitgevoerd met niraparib.
Carcinogeniteit
Er zijn geen carcinogeniteitsonderzoeken uitgevoerd met niraparib.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Crospovidon
Lactosemonohydraat
Magnesiumstearaat
Microkristallijne cellulose (E 460)
Povidon (E 1201)
Siliciumdioxide, colloïdaal gehydrateerd
Tabletomhulling
Polyvinylalcohol (E 1203)
Titaniumdioxide (E 171)
Macrogol (E 1521)
Talk (E 553b)
Zwart ijzeroxide (E 172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities, bewaren in de oorspronkelijke verpakking om de tabletten te beschermen tegen absorptie van water in zeer vochtige omstandigheden.
6.5 Aard en inhoud van de verpakking
Blisterverpakking van OPA/aluminium/PVC/aluminium/vinyl/acryl in dozen van 84 en 56 filmomhulde tabletten, of moeilijk voor kinderen te openen blisterverpakking van OPA/aluminium/PVC/aluminium/vinyl/acryl/papier in dozen van 84 en 56 filmomhulde tabletten.
Niet alle verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Ierland
D24 YK11
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1235/004
EU/1/17/1235/005
EU/1/17/1235/006
EU/1/17/1235/007
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN
DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 november 2017 Datum van laatste verlenging: 18 juli 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.