


SmPC (samenvatting van de productkenmerken) - Xospata
1. NAAM VAN HET GENEESMIDDEL
Xospata 40 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 40 mg gilteritinib (als fumaraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Ronde, lichtgele filmomhulde tablet van ongeveer 7.1 mm, bedrukt met het bedrijfslogo en ‘235’ aan dezelfde zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Xospata is geïndiceerd als monotherapie voor de behandeling van volwassen patiënten die gerecidiveerde of refractaire acute myeloïde leukemie (AML) met een FLT3-mutatie hebben (zie rubriek 4.2 en 5.1).
4.2 Dosering en wijze van toediening
De behandeling met Xospata moet gestart en begeleid worden door een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Voorafgaand aan het gebruik van gilteritinib dient bij patiënten met gerecidiveerde of refractaire AML door middel van een gevalideerde test een FMS-achtige tyrosinekinase 3 (FLT3) interne tandemduplicatie (ITD) of tyrosinekinasedomein (TKD) mutatie te zijn bevestigd.
Met Xospata kan opnieuw worden gestart nadat patiënten een hematopoïetische stamceltransplantatie (HSCT) hebben ondergaan (zie tabel 1).
Dosering
De aanbevolen startdosis is eenmaal daags 120 mg gilteritinib (drie 40 mg tabletten).
De bloedchemie, met inbegrip van creatinefosfokinase, moet beoordeeld worden voordat de behandeling wordt gestart, op dag 15 en maandelijks gedurende de behandeling (zie rubriek 4.4).
Een elektrocardiogram (ecg) moet gemaakt worden voordat de behandeling met gilteritinib wordt gestart, op dag 8 en 15 van cyclus 1 en voorafgaand aan de start van de erop volgende drie maanden van behandeling (zie rubriek 4.4 en 4.8).
Aan vrouwen die zwanger kunnen worden, dient te worden geadviseerd om in de zeven dagen voorafgaand aan het begin van de behandeling met gilteritinib een zwangerschapstest uit te voeren (zie rubriek 4.4 en 4.6).
De behandeling moet voortgezet worden totdat de patiënt geen klinisch voordeel van Xospata meer ondervindt of totdat de toxiciteit onaanvaardbaar wordt. Omdat de klinisch response vertraagd kan optreden, moet de voortzetting van de behandeling tot 6 maanden met de voorgeschreven dosis overwogen worden om zo tijd te geven voor een klinische respons.
Bij het uitblijven van een respons [patiënt heeft samengestelde complete remissie (CRc) niet bereikt] na 4 weken van behandeling kan de dosis worden verhoogd tot eenmaal daags 200 mg (vijf tabletten van 40 mg), indien getolereerd of klinisch gerechtvaardigd.
Dosisaanpassingen
Tabel 1: Aanbevelingen voor onderbreking, dosisverlaging en staking van het gebruik van Xospata bij patiënten met gerecidiveerde of refractaire AML
| Criteria | Toediening van Xospata |
| Differentiatiesyndroom |
|
| Posterieure reversibele encefalopathiesyndroom |
|
| QTcF-interval > 500 msec |
|
| QTcF-interval verhoogd met > 30 msec op ecg op dag 8 van cyclus 1 |
|
| Pancreatitis |
|
| Overige toxiciteit van graad 3a of hoger die verband zou houden met de behandeling. |
|
| Geplande HSCT |
|
a. Graad 1 is licht, graad 2 is matig ernstig, graad 3 is ernstig, graad 4 is levensbedreigend. b. De dagelijkse dosis kan van 120 mg naar 80 mg of van 200 mg naar 120 mg worden verlaagd. c. CRc wordt gedefinieerd als het remissiepercentage van alle CR (zie rubriek 5.1 voor de definitie van CR), CRp [bereikte CR behalve onvolledig bloedplaatjesherstel (< 100 x 109/l)] en CRi (alle criteria voor CR bereikt behalve voor onvolledig hematologisch herstel met resterende neutropenie < 1 x 10⁹/l met of zonder volledig bloedplaatjesherstel).
Ouderen
Er is geen dosisaanpassing nodig bij patiënten ≥ 65 jaar (zie rubriek 5.2).
Leverfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een lichte (Child-Pugh-klasse A) of matig ernstige (Child-Pugh-klasse B) leverfunctiestoornis. Xospata wordt niet aanbevolen bij patiënten met een ernstige (Child-Pugh-klasse C) leverfunctiestoornis, aangezien de veiligheid en werkzaamheid niet zijn geëvalueerd bij deze groep patiënten (zie rubriek 5.2).
Nierfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een lichte, matige of ernstige nierfunctiestoornis (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Xospata bij kinderen in de leeftijd tot 18 jaar zijn nog niet vastgesteld.
Er zijn geen gegevens beschikbaar. Als gevolg van in vitro waargenomen binding aan 5HT2B (zie rubriek 4.5) kunnen er gevolgen zijn voor de hartontwikkeling bij patiënten jonger dan 6 maanden.
Wijze van toediening
Xospata is bestemd voor oraal gebruik.
De tabletten kunnen met of zonder voedsel worden ingenomen. Ze moeten in hun geheel ingeslikt worden met water en mogen niet worden gebroken of fijngemaakt.
Xospata moet elke dag op ongeveer hetzelfde tijdstip ingenomen worden. Indien een dosis is gemist of niet op het gebruikelijke tijdstip is ingenomen, moet de dosis nog diezelfde dag zo snel mogelijk worden ingenomen en moeten de patiënten vanaf de volgende dag het normale schema weer aanhouden. Bij braken na inname moeten de patiënten niet opnieuw een dosis innemen, maar de volgende dag het normale schema hervatten.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Differentiatiesyndroom
Gilteritinib is in verband gebracht met het differentiatiesyndroom (zie rubriek 4.8). Het differentiatiesyndroom gaat gepaard met een snelle proliferatie en differentiatie van myeloïde cellen en kan levensbedreigend of fataal zijn indien het niet wordt behandeld. Tot de symptomen en klinische bevindingen bij het differentiatiesyndroom behoren koorts, dyspneu, pleurale effusie, pericardeffusie, longoedeem, hypotensie, snelle gewichtstoename, perifeer oedeem, rash (huiduitslag) en nierfunctiestoornis.
Indien het differentiatiesyndroom wordt vermoed, dient een behandeling met corticosteroïden te worden ingesteld samen met hemodynamische bewaking totdat de symptomen verdwenen zijn. Indien ernstige tekenen en/of symptomen langer dan 48 uur na aanvang van de behandeling met corticosteroïden aanhouden, dient het gebruik van gilteritinib te worden onderbroken totdat de tekenen en symptomen niet meer ernstig zijn (zie rubriek 4.2 en 4.8).
De corticosteroïden dienen gedurende ten minste 3 dagen te worden gebruikt. Het gebruik ervan kan na het verdwijnen van de symptomen geleidelijk worden afgebouwd. Indien de behandeling met corticosteroïden te vroeg wordt gestaakt, kunnen symptomen van het differentiatiesyndroom terugkeren.
Posterieure reversibele encefalopathiesyndroom
Er zijn meldingen geweest van het posterieure reversibele encefalopathiesyndroom (PRES) bij patiënten die gilteritinib kregen (zie rubriek 4.8). PRES is een zeldzame, reversibele neurologische aandoening die zich kan voordoen met symptomen die zich snel ontwikkelen, waaronder insult, hoofdpijn, verwarring, visuele en neurologische stoornissen, al dan niet gepaard gaand met hypertensie en veranderde geestesgesteldheid. Indien PRES wordt vermoed, dient het syndroom te worden bevestigd door middel van beeldvorming van de hersenen, bij voorkeur magnetische kernspinresonantie (MRI). Aanbevolen wordt de behandeling met gilteritinib te staken bij patiënten die PRES ontwikkelen (zie rubriek 4.2 en 4.8).
Verlengd QT-interval
Gilteritinib is in verband gebracht met verlengde ventriculaire repolarisatie (QT-interval) (zie rubriek 4.8 en 5.1). QT-verlenging kan worden gezien in de eerste drie maanden van de behandeling met gilteritinib. Derhalve dient een elektrocardiogram (ecg) te worden gemaakt voordat de behandeling wordt ingesteld, op dag 8 en 15 van cyclus 1 en voorafgaand aan de start van de erop volgende drie maanden van behandeling. Voorzichtigheid is geboden bij patiënten met een relevante voorgeschiedenis van hartproblemen. Hypokaliëmie of hypomagnesiëmie kan de kans op QT-verlenging verhogen. Derhalve dient hypokaliëmie of hypomagnesiëmie te worden verholpen vóór en tijdens de behandeling met gilteritinib.
De behandeling met gilteritinib dient te worden onderbroken bij patiënten met een QTcF > 500 msec (zie rubriek 4.2).
De beslissing om de behandeling met gilteritinib te hervatten na een QT-verlenging moet gebaseerd worden op een zorgvuldige afweging van de voordelen en risico's. Indien het gebruik van gilteritinib in een lagere dosis wordt hervat, dient een ecg te worden gemaakt 15 dagen na de start van de behandeling en vóór aanvang van de volgende drie behandelmaanden. Bij klinische studies hadden 12 patiënten QTcF > 500 msec. Drie patiënten onderbraken en hervatten de behandeling zonder dat zich opnieuw QT-verlenging voordeed.
Pancreatitis
Er zijn meldingen geweest van pancreatitis. Patiënten die tekenen en symptomen krijgen die op pancreatitis wijzen, dienen te worden beoordeeld en gemonitord. Het gebruik van gilteritinib dient te worden onderbroken en kan in een lagere dosis worden hervat wanneer de tekenen en symptomen van pancreatitis verdwenen zijn (zie rubriek 4.2).
Ernstige nierfunctiestoornis
De blootstelling aan gilteritinib kan verhoogd zijn bij patiënten met een ernstige nierfunctiestoornis of terminaal nierfalen. Patiënten moeten nauwlettend worden gemonitord op toxiciteit tijdens de toediening van gilteritinib (zie rubriek 5.2).
Interacties
Gelijktijdige toediening van CYP3A/P-gp-inductoren kan leiden tot een verlaagde blootstelling aan gilteritinib en met het risico op uitblijven van werkzaamheid. Derhalve dient gelijktijdig gebruik van gilteritinib met sterke CYP3A4/P gp-inductoren te worden vermeden (zie rubriek 4.5).
Voorzichtigheid is geboden bij het gelijktijdig voorschrijven van gilteritinib met geneesmiddelen die sterke remmers zijn van CYP3A, P-gp en/of het borstkankerresistentie-eiwit (BCRP), aangezien deze de blootstelling aan gilteritinib kunnen verhogen. Andere geneesmiddelen die de werking van CYP3A, P-gp en/of BCRP niet sterk remmen, dienen te worden overwogen. Indien er geen bevredigende therapeutische alternatieven zijn, dienen patiënten nauwlettend te worden gemonitord op toxiciteit (zie rubriek 4.5) tijdens de behandeling met gilteritinib.
Gilteritinib kan de effecten verminderen van geneesmiddelen die aangrijpen op de 5HT2B-receptor of niet-specifieke sigmareceptoren. Derhalve dient gelijktijdig gebruik van gilteritinib met dergelijke middelen te worden vermeden, tenzij het gebruik essentieel wordt geacht voor de zorg voor de patiënt (zie rubriek 4.5).
Embryofoetale toxiciteit en contraceptie
Zwangere vrouwen dienen te worden ingelicht over het mogelijke risico voor een foetus (zie rubriek 4.6 en 5.3). Aan vrouwen die zwanger kunnen worden, dient te worden geadviseerd in de zeven dagen voorafgaand aan het begin van de behandeling met gilteritinib een zwangerschapstest te ondergaan en tijdens de behandeling met gilteritinib en gedurende ten minste 6 maanden na het eindigen van de behandeling doeltreffende contraceptie te gebruiken. Vrouwen die hormonale contraconceptiva gebruiken, dienen een barrièremethode van contraceptie toe te voegen. Aan mannen met een vrouwelijke partner die zwanger kan worden, dient te worden geadviseerd tijdens de behandeling en gedurende ten minste 4 maanden na de laatste dosis gilteritinib doeltreffende contraceptie te gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gilteritinib wordt voornamelijk gemetaboliseerd door CYP3A-enzymen, die geïnduceerd of geremd kunnen worden door gelijktijdig gebruik van een aantal andere geneesmiddelen.
Effecten van andere geneesmiddelen op Xospata
CYP3A/P-gp-inductoren
Gelijktijdig gebruik van Xospata met sterke CYP3A/P-gp-inductoren (bijv. fenytoïne, rifampicine en sint-janskruid) dient te worden vermeden omdat ze de plasmaconcentraties van gilteritinib kunnen verlagen. Bij gezonde proefpersonen verlaagde gelijktijdige toediening van rifampicine (600 mg), een sterke CYP3A/P-gp-inductor, met een enkelvoudige dosis gilteritinib van 20 mg tot steady state respectievelijk de gemiddelde Cmax van gilteritinib met 27% en de gemiddelde AUCinf met 70% in vergelijking met proefpersonen die alleen een enkelvoudige dosis gilteritinib toegediend kregen (zie rubriek 4.4).
CYP3A-, P-gp en/of BCRP-remmers
Sterke remmers van CYP3A, P-gp en/of BCRP (bijv. voriconazol, itraconazol, posaconazol, claritromycine, erytromycine, captopril, carvedilol, ritonavir, azitromycine) kunnen de plasmaconcentraties van gilteritinib verhogen. Een enkelvoudige dosis gilteritinib van 10 mg gelijktijdig toegediend met itraconazol (eenmaal daags 200 mg gedurende 28 dagen), een sterke CYP3A-, P-gp en BCRP-remmer, aan gezonde proefpersonen resulteerde in een verhoging van ongeveer 20% van de gemiddelde Cmax en een verhoging van 2,2 maal de gemiddelde AUCinf in vergelijking met proefpersonen die alleen een enkelvoudige dosis gilteritinib toegediend kregen. De blootstelling aan gilteritinib werd bij patiënten met gerecidiveerde of refractaire AML ongeveer 1,5 maal hoger bij gelijktijdige toediening met een sterke CYP3A-, P-gp en/of BCRP-remmer (zie rubriek 4.4).
Effecten van Xospata op andere geneesmiddelen
Gilteritinib als remmer of inductor
Gilteritinib is geen remmer of inductor van CYP3A4 of een remmer van MATE1 in vivo. De farmacokinetische eigenschappen van midazolam (een gevoelig CYP3A4-substraat) werden niet significant (Cmax en AUC stegen ongeveer 10%) beïnvloed na eenmaaldaagse toediening van gilteritinib (300 mg) gedurende 15 dagen bij patiënten met gerecidiveerde of refractaire AML met FLT3-mutatie. Voorts werden de farmacokinetische eigenschappen van cefalexine (een gevoelig MATE1-substraat) niet significant (Cmax en AUC daalden minder dan 10%) beïnvloed na eenmaaldaagse toediening van gilteritinib (200 mg) gedurende 15 dagen bij patiënten met gerecidiveerde of refractaire AML met FLT3-mutatie.
Gilteritinib is in vitro een remmer van P-gp, BCRP en OCT1. Aangezien er geen klinische gegevens beschikbaar zijn, kan het niet worden uitgesloten dat gilteritinib deze transporteiwitten bij een therapeutische dosis zou kunnen remmen. Voorzichtigheid is geboden bij gelijktijdige toediening van gilteritinib met substraten van P-gp (bijv. digoxine, dabigatran etexilaat), BCRP (bijv. mitoxantron, methotrexaat, rosuvastatine) en OCT1 (bijv. metformine).
5HT2B-receptor of niet-specifieke sigmareceptor
Uit in-vitrogegevens is gebleken dat gilteritinib de effecten kan verminderen van geneesmiddelen die aangrijpen op de 5HT2B-receptor of een niet-specifieke sigmareceptor (selectieve serotonineheropnameremmers bijv. escitalopram, fluoxetine, sertraline). Vermijd gelijktijdig gebruik van dergelijke geneesmiddelen met gilteritinib, tenzij het gebruik essentieel wordt geacht voor de zorg voor de patiënt.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/contraceptie bij mannen en vrouwen
Voor vrouwen die kinderen kunnen krijgen, wordt aanbevolen een zwangerschapstest uit te voeren zeven dagen vóór aanvang van de behandeling met gilteritinib. Aan vrouwen die kinderen kunnen krijgen, wordt aangeraden doeltreffende contraceptie (methodes die resulteren in een percentage zwangerschappen van minder dan 1%) te gebruiken tijdens en tot 6 maanden na de behandeling. Het is niet bekend of gilteritinib de doeltreffendheid van hormonale contraceptiva kan verlagen; derhalve dienen vrouwen die hormonale contraceptiva gebruiken, een barrièremethode van contraceptie toe te voegen. Aan mannen die kinderen kunnen verwekken, dient te worden geadviseerd doeltreffende contraceptie te gebruiken tijdens de behandeling en gedurende ten minste 4 maanden na de laatste dosis gilteritinib (zie rubriek 4.4).
Zwangerschap
Gilteritinib kan bij toediening aan zwangere vrouwen schadelijke gevolgen hebben voor de foetus. Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van gilteritinib bij zwangere vrouwen. Uit reproductieonderzoeken met ratten is gebleken dat gilteritinib de groei van de foetus onderdrukte en embryofoetale sterfte en teratogeniciteit veroorzaakte (zie rubriek 5.3). Gilteritinib wordt niet aanbevolen tijdens de zwangerschap of bij vrouwen die zwanger kunnen worden en geen doeltreffende contraceptie gebruiken.
Borstvoeding
Het is niet bekend of gilteritinib of zijn metabolieten in de moedermelk worden uitgescheiden. Uit beschikbare gegevens bij dieren blijkt dat gilteritinib en zijn metabolieten in de dierlijke melk van zogende ratten worden uitgescheiden en via de melk worden verspreid in de weefsels van ratten die gezoogd worden (zie rubriek 5.3).
Risico voor kinderen die borstvoeding krijgen, kan niet worden uitgesloten. Borstvoeding moet worden stopgezet tijdens de behandeling met gilteritinib en gedurende ten minste twee maanden na de laatste dosis.
Vruchtbaarheid
Er zijn geen gegevens over het effect van gilteritinib op de vruchtbaarheid van de mens.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Gilteritinib heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Duizeligheid is gemeld bij patiënten die gilteritinib gebruiken. Hou hier rekening mee bij de beoordeling van de rijvaardigheid van een patiënt en het vermogen van een patiënt om machines te bedienen (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van Xospata werd geëvalueerd bij 319 patiënten met gerecidiveerde of refractaire AML die ten minste één dosis van 120 mg gilteritinib hebben ontvangen.
De meest voorkomende bijwerkingen van gilteritinib waren alanine-aminotransferase (ALAT) verhoogd (82,1%), aspartaataminotransferase (ASAT) verhoogd (80,6%), alkalische fosfatase in bloed verhoogd (68,7%), creatinefosfokinase in bloed verhoogd (53,9%), diarree (35,1%), vermoeidheid (30,4%), nausea (29,8%), constipatie (28,2%), hoesten (28,2%), perifeer oedeem (24,1%), dyspneu (24,1%), duizeligheid (20,4%), hypotensie (17,2%), pijn in extremiteit (14,7%), asthenie (13,8%), artralgie (12,5%) en myalgie (12,5%).
De meest voorkomende ernstige bijwerkingen waren acute nierschade (6,6%), diarree (4,7%), ALAT verhoogd (4,1%), dyspneu (3,4%), ASAT verhoogd (3,1%) en hypotensie (2,8%). Andere klinisch significante ernstige bijwerkingen waren differentiatiesyndroom (2,2%), elektrocardiogram QT verlengd (0,9%) en posterieure reversibele encefalopathiesyndroom (0,6%).
Lijst van bijwerkingen in tabelvorm
De bijwerkingen die zijn waargenomen tijdens klinische studies, worden hieronder per MedDRA systeem/orgaanklasse en frequentiecategorie aangegeven. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). In elke frequentiegroep worden de bijwerkingen weergegeven in afnemende volgorde van ernst.
Tabel 2: Bijwerkingen
| MedDRA systeem/orgaanklasse Voorkeursterm | Alle graden % | Graad ≥ 3 % | Frequentiecategorie |
| Immuunsysteemaandoeningen | |||
| Anafylactische reactie | 1,3 | 1,3 | Vaak |
| Zenuwstelselaandoeningen | |||
| Duizeligheid | 20,4 | 0,3 | Zeer vaak |
| Posterieure reversibele encefalopathiesyndroom | 0,6 | 0,6 | Soms |
| Hartaandoeningen | |||
| Elektrocardiogram QT verlengd | 8,8 | 2,5 | Vaak |
| Pericardeffusie | 4,1 | 0,9 | Vaak |
| Pericarditis | 1,6 | 0 | Vaak |
| Hartfalen | 1,3 | 1,3 | Vaak |
| Bloedvataandoeningen | |||
| Hypotensie | 17,2 | 7,2 | Zeer vaak |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Hoesten | 28,2 | 0,3 | Zeer vaak |
| Dyspneu | 24,1 | 4,4 | Zeer vaak |
| Differentiatiesyndroom | 3,4 | 2,2 | Vaak |
| Maagdarmstelselaandoeningen | |||
| Diarree | 35,1 | 4,1 | Zeer vaak |
| Nausea | 29,8 | 1,9 | Zeer vaak |
| Constipatie | 28,2 | 0,6 | Zeer vaak |
| Lever- en galaandoeningen | |||
| Alanine-aminotransferase verhoogd* | 82,1 | 12,9 | Zeer vaak |
| Aspartaataminotransferase verhoogd* | 80,6 | 10,3 | Zeer vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Creatinefosfokinase in bloed verhoogd* | 53,9 | 6,3 | Zeer vaak |
| Alkalische fosfatase in bloed verhoogd* | 68,7 | 1,6 | Zeer vaak |
| Pijn in extremiteit | 14,7 | 0,6 | Zeer vaak |
| Artralgie | 12,5 | 1,3 | Zeer vaak |
| Myalgie | 12,5 | 0,3 | Zeer vaak |
| Skeletspierstelselpijn | 4,1 | 0,3 | Vaak |
| Nier- en urinewegaandoeningen | |||
| Acuut nierletsel | 6,6 | 2,2 | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Vermoeidheid | 30,4 | 3,1 | Zeer vaak |
| Perifeer oedeem | 24,1 | 0,3 | Zeer vaak |
| Asthenie | 13,8 | 2,5 | Zeer vaak |
| Malaise | 4,4 | 0 | Vaak |
* Frequentie is gebaseerd op centrale laboratoriumwaarden.
Beschrijving van geselecteerde bijwerkingen
Differentiatiesyndroom
Van de 319 patiënten die in de klinische studies met Xospata werden behandeld, kregen er 11 (3%) het differentiatiesyndroom. Het differentiatiesyndroom gaat gepaard met een snelle proliferatie en differentiatie van myeloïde cellen en kan levensbedreigend of fataal zijn indien het niet wordt behandeld. Symptomen en klinische bevindingen van het differentiatiesyndroom bij patiënten die met Xospata werden behandeld, waren koorts, dyspneu, pleurale effusie, pericardeffusie, longoedeem, hypotensie, snelle gewichtstoename, perifeer oedeem, rash (huiduitslag) en nierfunctiestoornis. Sommige patiënten hadden bijkomend acute febriele neutrofiele dermatose. Het differentiatiesyndroom deed zich al na een dag en tot 82 dagen voor nadat met Xospata was begonnen en werd zowel met als zonder bijkomende leukocytose waargenomen. Van de 11 patiënten die het differentiatiesyndroom kregen, herstelden er 9 (82%) na behandeling of na onderbreking van de behandeling met Xospata. Zie voor aanbevelingen bij vermoeden van het differentiatiesyndroom rubriek 4.2 en 4.4.
PRES
Van de 319 patiënten die in de klinische studies met Xospata werden behandeld, kreeg 0,6% het posterieure reversibele encefalopathiesyndroom (PRES). PRES is een zeldzame, reversibele neurologische aandoening, waarbij de symptomen zich snel kunnen ontwikkelen, waaronder insult, hoofdpijn, verwarring, visuele en neurologische stoornissen, al dan niet gepaard gaand met hypertensie. De symptomen verdwenen na stopzetting van de behandeling (zie rubriek 4.2 en 4.4).
QT-verlenging
Van de 317 patiënten die in klinische studies werden behandeld met Xospata met een dosis van 120 mg met een QTc-waarde na baseline, hadden 4 patiënten (1%) een QTcF > 500 msec. Voorts hadden, ongeacht de dosis, 12 patiënten (2,3%) met gerecidiveerde/refractaire AML een maximaal QTcF-interval > 500 msec na baseline (zie rubriek 4.2, 4.4 en 5.1).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek antidotum bekend voor Xospata. Bij overdosering dient de behandeling met Xospata gestopt worden. Patiënten dienen goed te worden gemonitord op tekenen of symptomen van bijwerkingen en dient een passende symptomatische en ondersteunende behandeling te worden ingesteld waarbij rekening wordt gehouden met de lange halfwaardetijd die op 113 uur wordt geschat.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EX13
Werkingsmechanisme
Gilteritinibfumaraat is een FLT3- en AXL-remmer.
Gilteritinib remt FLT3-receptorsignaalroutes en proliferatie in cellen die FLT3 tot expressie brengen, waaronder FLT3-ITD, FLT3-D835Y en FLT3-ITD-D835Y, en het induceert apoptose in leukemiecellen die FLT3-ITD tot expressie brengen.
Farmacodynamische effecten
Bij patiënten met gerecidiveerde of refractaire AML die gilteritinib 120 mg kregen, werd een substantiële (> 90%) remming van FLT3-fosforylering gezien die snel optrad (binnen 24 uur na de eerste dosis) en lang aanhield, zoals zichtbaar gemaakt met een plasma inhibitory activity (PIA) test ex vivo.
Verlengd QT-interval
Bij doses van gilteritinib, variërend van 20 tot 450 mg, werd een concentratiegerelateerde toename waargenomen in verandering van QTcF ten opzichte van baseline. De voorspelde gemiddelde verandering ten opzichte van baseline van QTcF in de gemiddelde steady state Cmax (282,0 ng/ml) bij de dagelijkse dosis van 120 mg was 4,96 msec met een bovenste eenzijdig 95%-BI = 6,20 msec.
Klinische werkzaamheid en veiligheid
Gerecidiveerde of refractaire AML
De werkzaamheid en veiligheid werden geëvalueerd in de fase 3-studie met werkzame controle (2215-CL-0301).
ADMIRAL-studie (2215-CL-0301)
De ADMIRAL-studie is een open-label, multicenter, gerandomiseerde klinisch fase 3-studie met volwassen patiënten die gerecidiveerde of refractaire AML die een FLT3-mutatie hebben, wat werd vastgesteld met de LeukoStrat® CDx FLT3-mutatietest. In deze studie kregen 371 patiënten na randomisatie in een verhouding 2:1 gilteritinib of een van de volgende salvage-chemotherapieën toegewezen (247 in de gilteritinib-arm en 124 in de salvage-chemotherapie-arm):
cytarabine 20 mg tweemaal daags subcutane injectie (s.c.) of intraveneuze infusie (i.v.)
gedurende 10 dagen (dag 1 t/m 10) (LoDAC)
- azacitidine 75 mg/m2 eenmaal daags s.c. of i.v. gedurende 7 dagen (dag 1 t/m 7)
mitoxantron 8 mg/m2, etoposide 100 mg/m2 en cytarabine 1000 mg/m2 eenmaal daags i.v.
gedurende 5 dagen (dag 1 t/m 5) (MEC)
granulocytenkoloniestimulerende factor 300 mcg/m2 eenmaal daags s.c. gedurende 5 dagen
(dag 1 tot 5), fludarabine 30 mg/m2 eenmaal daags i.v. gedurende 5 dagen (dag 2 t/m 6), cytarabine 2000 mg/m2 eenmaal daags i.v. gedurende 5 dagen (dag 2 t/m 6), idarubicine 10 mg/m2 eenmaal daags i.v. gedurende 3 dagen (dag 2 t/m 4) (FLAG-Ida).
Geïncludeerde patiënten waren gerecidiveerd of refractair na eerstelijns AML-therapie en werden gestratificeerd aan de hand van respons op eerdere AML-behandeling en vooraf geselecteerde hoge- of lage intensiteit chemotherapie. In de studie werden patiënten met verschillende AML-gerelateerde cytogenetische afwijkingen geïncludeerd, terwijl de patiënten met acute promyelocytaire leukemie (APL) of therapiegerelateerde AML werden uitgesloten.
Zestien patiënten werden gerandomiseerd, maar niet behandeld in de studie (1 patiënt in de gilteritinib-arm en 15 patiënten in de chemotherapie-arm). Gilteritinib werd oraal gegeven in een startdosis van 120 mg per dag tot onaanvaardbare toxiciteit of uitblijven van klinisch voordeel. Dosisverlagingen waren toegestaan om bijwerkingen te behandelen en dosisverhogingen waren toegestaan bij patiënten die niet op de startdosis van 120 mg reageerden.
Van de patiënten die via randomisatie waren voorgeselecteerd voor salvage-chemotherapie, was 60,5% gerandomiseerd naar hoge intensiteit en 39,5% naar lage intensiteit. MEC en FLAG-Ida werden gedurende maximaal twee cycli gegeven, afhankelijk van de respons op de eerste cyclus. LoDAC en azacitidine werden gegeven in doorlopende cycli van 4 weken tot een onaanvaardbare toxiciteit of het uitblijven van klinisch voordeel.
De baseline- en demografische kenmerken van de twee behandelarmen waren goed in evenwicht. De mediane leeftijd bij randomisatie was 62 jaar (spreiding: 20 tot 84 jaar) in de gilteritinib-arm en 62 jaar (spreiding: 19 tot 85 jaar) in de salvage-chemotherapie-arm. In de studie was 42% van de patiënten 65 jaar of ouder en was 12% 75 jaar of ouder. Vierenvijftig procent van de patiënten was vrouw. Het merendeel van de patiënten in de studie was Kaukasisch (59,3%); 27,5% was van Aziatische afkomst, 5,7% was Afrikaans-Amerikaans, 4% was van een ander ras en van 3,5% was dit onbekend. Het merendeel van de patiënten (83,8%) had een ECOG-performance score van 0 of 1. De patiënten hadden de volgende bevestigde mutaties: alleen FLT3-ITD (88,4%), alleen FLT3-TKD (8,4%) of zowel FLT3-ITD als FLT3-TKD (1,9%). Twaalf procent van de patiënten had eerder een behandeling met een andere FLT3-remmer gekregen. De meeste patiënten hadden AML met cytogenetische kenmerken behorend bij een intermediair risicoprofiel (73%), 10% had ongunstige, 1,3% had gunstige en 15,6% had niet-geclassificeerde cytogenetische kenmerken.
Vóór de behandeling met gilteritinib had 39,4% van de patiënten primaire refractaire AML en de meerderheid van deze patiënten werd geclassificeerd als refractair na 1 cyclus van inductiebehandeling met chemotherapie, had 19,7% gerecidiveerde AML na een allogene
hematopoïetische stamceltransplantatie (HSCT) en had 41% gerecidiveerde AML zonder allogene HSCT.
Het primaire eindpunt voor de werkzaamheid voor de eindanalyse was totale overleving (overall survival, OS) in de intent-to-treat (ITT)-populatie, gemeten van de datum van randomisatie tot overlijden ongeacht de oorzaak (het aantal geanalyseerde gebeurtenissen was 261). De patiënten die door middel van randomisatie in de gilteritinib-arm waren ingedeeld, hadden een significant langere overleving dan de patiënten in de chemotherapie-arm (HR 0,637; 95%-BI 0,490 – 0,830; eenzijdige p-waarde: 0,0004). De mediane OS was 9,3 maanden bij patiënten die gilteritinib kregen, en 5,6 maanden bij patiënten die chemotherapie kregen. De werkzaamheid werd verder ondersteund door het percentage complete remissie (CR)/complete remissie met gedeeltelijk hematologisch herstel (CRh) (tabel 3, afbeelding 1).
Tabel 3: Totale overleving en complete remissie bij patiënten met gerecidiveerde of refractaire AML in de ADMIRAL-studie
| Gilteritinib (N = 247) | Chemotherapie (N = 124) | |
| Totale overleving | ||
| Overleden, n (%) | 171 (69,2) | 90 (72,6) |
| Mediaan in maanden (95%-BI) | 9,3 (7,7; 10,7) | 5,6 (4,7; 7,3) |
| Hazard ratio (95%-BI) | 0,637 (0,490; 0,830) | |
| p-waarde (eenzijdig) | 0,0004 | |
| Percentage 1 jaar overleving, % (95%-BI) | 37,1 (30,7; 43,6) | 16,7 (9,9; 25) |
| Complete remissie | ||
| CRa (95%-BIb) | 21,1% (16,1; 26,7) | 10,5% (5,7; 17,3) |
| CRhc (95%-BIb) | 13% (9; 17,8) | 4,8% (1,8; 10,2) |
| CR/CRh (95%-BIb) | 34% (28,1; 40,3) | 15,3% (9,5; 22,9) |
BI: betrouwbaarheidsinterval
a. CR was gedefinieerd als een absolute neutrofielentelling van ≥ 1,0 x 10⁹/l, bloedplaatjes ≥ 100 x 109/l, normaal beenmergdifferentieel met < 5% blasten, waarschijnlijke aanwezigheid van rode bloedcellen, bloedplaatjestransfusie-onafhankelijk en geen aanwijzingen voor extramedullaire leukemie.
b. Het percentage van het 95%-BI werd berekend met behulp van de exacte methode op basis van binomiale verdeling. c. CRh was gedefinieerd als beenmergblasten < 5%, gedeeltelijke hematologisch herstel (absolute neutrofielentelling
≥ 0,5 x 10⁹/l en bloedplaatjes ≥ 50 x 109/l), geen aanwijzingen voor extramedullaire leukemie en die niet als CR geclassificeerd kan worden.
Afbeelding 1: Kaplan-Meier-diagram van totale overleving in de ADMIRAL-studie
Bij patiënten die een CR/CRh bereikten, was de mediane tijdsduur tot de eerste respons 3,7 maanden (spreiding: 0,9 tot 10,6 maanden) in de gilteritinib-arm en 1,2 maanden (spreiding: 1 tot 2,6 maanden) in de salvage-chemotherapie-arm. De mediane tijdsduur tot de beste respons van CR/CRh was 3,8 maanden (spreiding: 0,9 tot 16 maanden) in de gilteritinib-arm en 1,2 maanden (spreiding: 1 tot 2,6 maanden) in de salvage-chemotherapie-arm.
CHRYSALIS-studie (2215-CL-0101)
De ondersteunende fase 1/2 dosisescalatiestudie 2215-CL-0101 omvatte 157 patiënten met FLT3-gemuteerde AML behandeld met ofwel 1 of > 1 eerdere behandelingslijnen in de gecombineerde dosisgroep (zoals 80 mg, 120 mg of 200 mg); 31,2% ontving 1 eerdere behandelingslijn en 68,8% ontving > 1 eerdere behandelingslijn.
Het responspercentage (CR/CRh) waargenomen in onderzoek 2215-CL-0101 bij de patiënten die meer dan 1 lijn eerdere therapie ontvingen, bedroeg 21,4% en 15,7% voor respectievelijk de dosis van 120 mg en de gecombineerde dosis. Het mediane OS was respectievelijk 7,2 maanden en 7,1 maanden voor de dosis van 120 mg en de gecombineerde dosis.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van studies met Xospata in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van acute myeloïde leukemie (zie 4.2 voor informatie over pediatrisch gebruik). 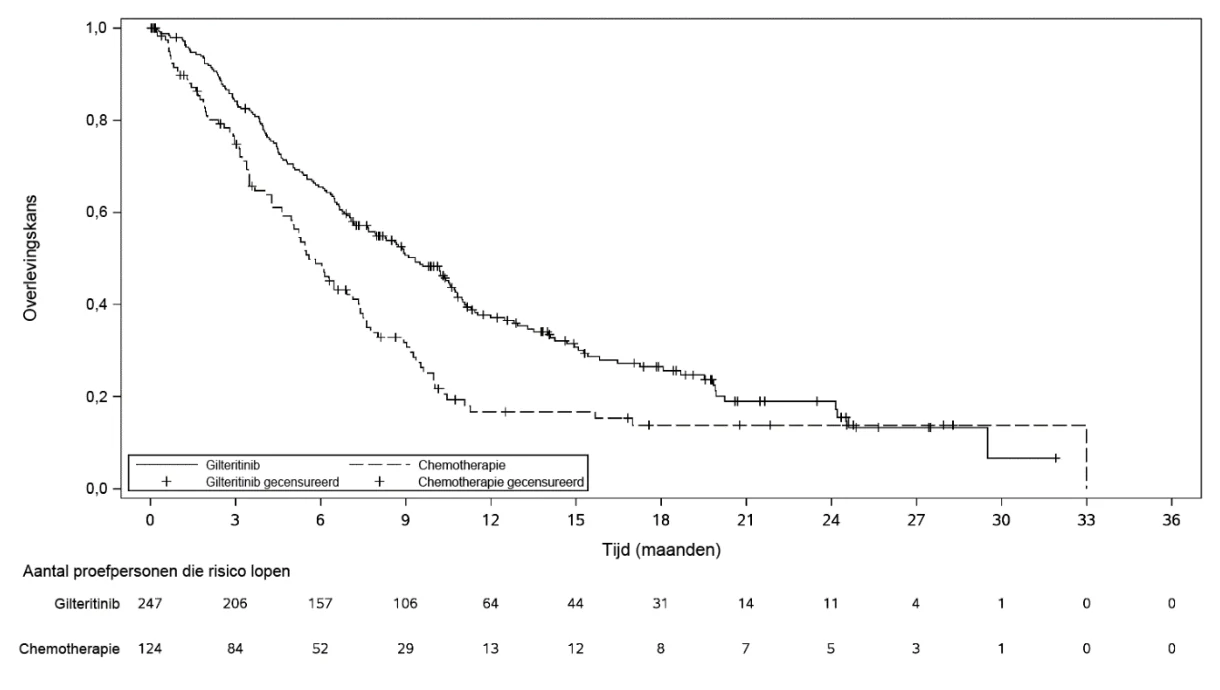
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening van gilteritinib worden piekplasmaconcentraties gezien bij een mediane tmax van ongeveer tussen de 4 en 6 uur bij gezonde vrijwilligers en patiënten met gerecidiveerde of refractaire AML. Gilteritinib ondergaat eerste orde absorptie met een geschatte absorptiesnelheid (ka) van 0,43 u-1 met een vertragingstijd van 0,34 uur op basis van populatie PK-modellering. De mediane maximale concentratie in steady state (Cmax) is 282,0 ng/ml (CV% = 50,8), en het oppervlak onder de plasmaconcentratiecurve tijdens het 24 uurstoedieningsinterval (AUC0-24) is 6180 ng·u/ml (CV% = 46,4) na eenmaaldaagse toediening van 120 mg gilteritinib. De plasmaconcentraties bij steady state worden binnen 15 dagen met eenmaaldaagse toediening bereikt met ongeveer een tienvoudige accumulatie.
Effect van voedsel
Bij gezonde volwassenen namen de Cmax en AUC van gilteritinib met respectievelijk circa 26% en minder dan 10% af wanneer een enkelvoudige dosis van 40 mg gilteritinib werd toegediend met een vetrijke maaltijd ten opzichte van de blootstelling aan gilteritinib in nuchtere toestand. De mediane tmax was 2 uur later wanneer gilteritinib werd toegediend met een vetrijke maaltijd.
Distributie
De populatieschatting van het centrale en perifere distributievolume was respectievelijk 1092 l en 1100 l. Deze gegevens wijzen erop dat gilteritinib extensief buiten het plasma wordt verspreid, wat kan wijzen op extensieve weefseldistributie. In vivo is de plasma-eiwitbinding bij mensen circa 90% en gilteritinib wordt voornamelijk aan albumine gebonden.
Biotransformatie
Uit in-vitro-gegevens is gebleken dat gilteritinib voornamelijk via CYP3A4 wordt gemetaboliseerd. De primaire metabolieten bij mensen zijn M17 (gevormd via N-dealkylering en oxidatie), M16 en M10 (beide gevormd via N-dealkylering) en werden ook waargenomen bij dieren. Geen van deze drie metabolieten overschreed 10% van de totale blootstelling aan het oorspronkelijke middel. De farmacologische werkzaamheid van de metabolieten tegen FLT3- en AXL-receptoren is niet bekend.
Transporter-geneesmiddelinteracties
In-vitro-experimenten hebben aangetoond dat gilteritinib een substraat is van P-gp en BCRP. Gilteritinib kan mogelijk BCRP, P-gp en OCT1 remmen bij klinisch relevante concentraties (zie rubriek 4.5).
Eliminatie
Na een enkelvoudige dosis [14C] -gilteritinib wordt gilteritinib hoofdzakelijk uitgescheiden in feces. Hierin wordt 64,5% van de totale toegediende dosis teruggevonden. Circa 16,4% van de totale dosis wordt in urine uitgescheiden als onveranderd geneesmiddel en metabolieten. De plasmaconcentraties van gilteritinib namen op bi-exponentiële wijze af met een voor het populatiegemiddelde geschatte halfwaardetijd van 113 uur. De geschatte schijnbare klaring (CL/F) op basis van het populatie PK-model is 14,85 l/u.
Lineariteit/non-lineariteit
In het algemeen toonde gilteritinib lineaire, dosisproportionele farmacokinetische eigenschappen na toediening van enkelvoudige en meervoudige doses van 20 tot 450 mg bij patiënten met gerecidiveerde of refractaire AML.
Speciale patiëntengroepen
Er is een populatiefarmacokinetische analyse uitgevoerd om de invloed te beoordelen van intrinsieke en extrinsieke co-variabelen op de voorspelde blootstelling aan gilteritinib bij patiënten met gerecidiveerde of refractaire AML. De covariantieanalyse wees erop dat leeftijd (20 jaar tot 90 jaar) en lichaamsgewicht (36 kg tot 157 kg) statistisch significant waren; de voorspelde verandering in blootstelling aan gilteritinib was echter minder dan factor twee.
Leverfunctiestoornis
Het effect van een leverfunctiestoornis op de farmacokinetische eigenschappen van gilteritinib werd onderzocht bij proefpersonen met een lichte (Child-Pugh-klasse A) en matig ernstige (Child-Pugh-klasse B) leverfunctiestoornis. De resultaten wijzen erop dat de blootstelling aan ongebonden gilteritinib bij proefpersonen met een lichte of matig ernstige leverfunctiestoornis vergelijkbaar is met de blootstelling zoals waargenomen bij proefpersonen met een normale leverfunctie. Het effect van een lichte leverfunctiestoornis [zoals gedefinieerd door NCI-ODWG] op de blootstelling aan gilteritinib werd tevens beoordeeld met het populatie PK-model en de resultaten laten weinig verschil zien in voorspelde blootstelling aan gilteritinib bij steady state ten opzichte van een typische patiënt met gerecidiveerde of refractaire AML en een normale leverfunctie.
Er is geen onderzoek gedaan naar gilteritinib bij patiënten met een ernstig afgenomen leverfunctie (Child-Pugh-klasse C).
Nierfunctiestoornis
De farmacokinetische eigenschappen van gilteritinib werden beoordeeld bij vijf proefpersonen met een ernstige nierfunctiestoornis (CrCl 15 - <30 ml/min) en bij vier proefpersonen met terminaal nierfalen (CrCl <15 ml/min). Een toename met een factor 1,4 in de gemiddelde Cmax en een toename met een factor 1,5 in de gemiddelde AUCinf van gilteritinib werd waargenomen bij personen met een ernstige nierfunctiestoornis of terminaal nierfalen vergeleken met personen met een normale nierfunctie (n=8) (zie rubriek 4.2 en 4.4).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Volgende bijwerkingen zijn niet waargenomen in klinische studies, maar wel bij dieren (veiligheidsfarmacologie/toxiciteit bij herhaalde toediening) bij blootstellingsniveaus vergelijkbaar met de klinische blootstellingsniveaus die relevant zouden kunnen zijn voor klinische doeleinden:
Veiligheidsfarmacologie
Bij ratten werden bij 30 mg/kg en hoger verminderd urineren en bij 100 mg/kg verminderde ontlasting waargenomen. Bij honden werd bij 10 mg/kg en hoger fecaal occult bloed, bij 30 mg/kg een afname van de bloedcalciumconcentratie en bij 100 mg/kg speekselvloed en een toename, gevolgd door een afname van de bloedcalciumconcentratie waargenomen. Deze veranderingen werden waargenomen bij plasmablootstellingsniveaus gelijk aan of lager dan de klinische blootstellingsniveaus. Een mogelijke klinische relevantie van deze bevindingen is onbekend.
Toxiciteit bij herhaalde toediening
In de onderzoeken naar toxiciteit bij herhaalde dosering bij ratten en honden waren de doelorganen voor toxiciteit het maag-darmkanaal (bloeding bij honden), het lymfo-hematopoïetische systeem (necrose van lymfocyten en hypocellulariteit van het beenmerg met veranderingen in hematologische parameters), de ogen (ontsteking en lenstroebeling bij ratten, kleurverandering van de fundus bij honden, retinavacuolisatie), de longen (interstitiële pneumonie bij ratten en ontsteking bij honden), de nieren (veranderingen in de niertubuli met een positieve reactie voor occult bloed in urine) en lever (hepatocytenvacuolisatie), de urineblaas (epitheelvacuolisatie), het epitheelweefsel (ulcus en ontstekingen) en fosfolipidose (longen en nieren bij ratten). Deze veranderingen werden waargenomen bij plasmablootstellingsniveaus gelijk aan of lager dan de klinische blootstellingsniveaus. Reversibiliteit van het merendeel van de veranderingen werd aangegeven aan het einde van de herstelperiode van 4 weken. Een mogelijke klinische relevantie van deze bevindingen is onbekend.
Genotoxiciteit
Gilteritinib induceerde geen genmutaties of chromosomale afwijkingen in vitro. De in vivo micronucleustest toonde aan dat gilteritinib micronuclei kan induceren bij muizen.
Reproductietoxiciteit
In embryofoetale ontwikkelingsonderzoeken bij ratten werd aangetoond dat gilteritinib de foetale groei onderdrukt en embryofoetale sterfte en teratogeniciteit induceert bij blootstellingsniveaus die vergelijkbaar zijn met klinische blootstellingsniveaus. Overdracht van gilteritinib via placenta werd aangetoond in de rat resulterend in overdracht van radioactiviteit naar de foetus vergelijkbaar met die waargenomen in maternaal plasma.
Gilteritinib werd uitgescheiden in de melk van lacterende ratten. In de melk werd een hogere concentratie gemeten dan in het maternale plasma. Gilteritinib ging via de moedermelk over in verschillende weefsels van zogende ratten, behalve in de hersenen.
Toxiciteitsonderzoek bij jonge dieren
In het toxiciteitsonderzoek bij jonge ratten, de minimale dodelijke dosis (2,5 mg/kg/dag) was veel lager dan de minimale dodelijke dosis bij volwassen ratten (20 mg/kg/dag). Het maag-darmkanaal is geïdentificeerd als een van de doelorganen, net zoals bij volwassen ratten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Mannitol (E421)
Hydroxypropylcellulose
Hydroxypropylcellulose, laag gesubstitueerd
Magnesiumstearaat
Filmomhulsel
Hypromellose
Talk
Macrogol
Titaandioxide
IJzeroxidegeel (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale temperatuurbewaarcondities. Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
OPA/aluminium/pvc/aluminium blisterverpakkingen met 21 filmomhulde tabletten.
Elke verpakking bevat 84 filmomhulde tabletten.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Astellas Pharma Europe B.V.
Sylviusweg 62
2333 BE Leiden
Nederland
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/19/1399/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 24 oktober 2019
Datum van laatste verlenging:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.