


SmPC (samenvatting van de productkenmerken) - Xermelo
1. NAAM VAN HET GENEESMIDDEL
Xermelo 250 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat telotristat-etipraat overeenkomend met 250 mg telotristat-ethyl.
Hulpstof met bekend effect
Elke tablet bevat 168 mg lactose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Witte tot gebroken witte filmomhulde ovale tabletten (ongeveer 17 mm lang en 7,5 mm breed) met de inscriptie ‘T-E’ aan de ene zijde en ‘250’ aan de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Xermelo is geïndiceerd voor de behandeling van diarree veroorzaakt door carcinoïdsyndroom in combinatie met therapie met somatostatine-analogen (SSA) bij volwassenen, in geval van onvoldoende controle van de diarree middels SSA-therapie.
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosering is 250 mg driemaal daags.
De beschikbare gegevens suggereren dat de klinische respons gewoonlijk wordt bereikt binnen de 12 weken behandeling. Het wordt aanbevolen om het voordeel van voortgezette therapie opnieuw te evalueren bij een patiënt die geen respons vertoont binnen dit tijdsinterval.
Gebaseerd op de waargenomen hoge intersubject variabiliteit kan accumulatie in een subset van patiënten met carcinoïdsyndroom niet worden uitgesloten. Daarom is inname van hogere dosissen niet aanbevolen (zie rubriek 5.2).
Gemiste dosissen
In geval van een gemiste dosis moeten de patiënten hun volgende dosis op het volgende geplande tijdstip innemen. Patiënten mogen geen dubbele dosis nemen om een vergeten dosis in te halen.
Speciale populatie
Ouderen
Er zijn geen specifieke doseringsaanbevelingen beschikbaar voor oudere patiënten (zie rubriek 5.2).
Nierfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een lichte, matige of ernstige nierfunctiestoornis; die geen dialyse nodig hebben (zie rubriek 5.2). Uit voorzorg wordt aanbevolen om patiënten met een ernstige nierfunctiestoornis te controleren op tekenen van verminderde verdraagbaarheid.
Het gebruik van Xermelo wordt niet aanbevolen bij patiënten met nierziekte in een eindstadium die dialyse nodig hebben (eGFR < 15 ml/min waarvoor dialyse vereist is), omdat de werkzaamheid en de veiligheid van Xermelo bij deze patiënten niet zijn vastgesteld.
Leverfunctiestoornis
Bij patiënten met een lichte leverfunctiestoornis (Child-Pugh-score A) kan het nodig zijn om de dosis te verlagen tot 250 mg tweemaal daags, afhankelijk van de verdraagbaarheid. Bij patiënten met een matige leverfunctiestoornis (Child-Pugh-score B) kan het nodig zijn om de dosis te verlagen tot 250 mg eenmaal daags, afhankelijk van de verdraagbaarheid. Het gebruik van telotristat wordt niet aangeraden bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-score C) (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van telotristat bij pediatrische patiënten voor de indicatie van carcinoïdsyndroom.
Wijze van toediening
Oraal gebruik.
Xermelo dient samen met voedsel te worden ingenomen (zie rubriek 5.1 en 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Stijging van leverenzymen
In klinische studies werd een stijging van de leverenzymen waargenomen (zie rubriek 4.8). Laboratoriummonitoring van de leverenzymen vóór en tijdens de behandeling met telotristat wordt aanbevolen zoals klinisch aangewezen. Bij patiënten met een leverfunctiestoornis wordt continue monitoring op mogelijke bijwerkingen en verslechtering van de leverfunctie aanbevolen. Patiënten die symptomen ontwikkelen die suggestief zijn voor een leverfunctiestoornis, moeten leverenzymtesten ondergaan en telotristat dient te worden stopgezet indien een leverbeschadiging wordt vermoed. De behandeling met telotristat mag niet hervat worden tenzij de leverbeschadiging door een andere oorzaak kan worden verklaard.
Constipatie
Telotristat vermindert de frequentie van de stoelgang (darmbeweging, bowel movement, BM). Constipatie werd gemeld bij patiënten die een hogere dosis (500 mg) gebruikten. De patiënten moeten opgevolgd worden voor symptomen van constipatie. Als constipatie zich ontwikkelt, moet het gebruik van telotristat en andere gelijktijdige behandelingen die de darmperistaltiek beïnvloeden, opnieuw worden geëvalueerd.
Depressieve stoornissen
Depressie, een depressieve stemming en verminderde interesse werden gemeld in klinische studies en bij post-marketing gegevens bij bepaalde patiënten die met telotristat werden behandeld (zie rubriek 4.8). De patiënten moeten het advies krijgen om eventuele symptomen van depressie, depressieve stemming en verminderde interesse te melden aan hun arts.
Hulpstoffen
Lactose
Xermelo bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactose malabsorptie mogen dit geneesmiddel niet gebruiken.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen “natriumvrij” is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van andere geneesmiddelen op Xermelo
Kortwerkend octreotide
Gelijktijdige toediening van kortwerkend octreotide met Xermelo vermindert de systemische blootstelling aan telotristat-ethyl en telotristat, het actieve metaboliet, significant (zie rubriek 5.2). Kortwerkend octreotide moet minimum 30 minuten na toediening van Xermelo toegediend worden, als behandeling met kortwerkend octreotide in combinatie met Xermelo nodig is.
Carboxylesterase 2 (CES2)-remmers
IC50 van remming door loperamide van het metabolisme van telotristat-ethyl door CES2 was 5,2 µm (zie rubriek 5.2). In klinische fase 3-studies werd telotristat routinematig gecombineerd met loperamide met daarbij geen evidentie van gevolgen wat betreft de veiligheid.
Effect van Xermelo op andere geneesmiddelen
CYP2B6-substraten
Telotristat induceerde CYP2B6 in vitro (zie rubriek 5.2). Het gelijktijdig gebruik van Xermelo kan de werkzaamheid van geneesmiddelen die CYP2B6-substraten zijn (bijv. valproïnezuur, bupropion, sertraline), verminderen door hun systemische blootstelling te verlagen. Monitoring voor suboptimale werkzaamheid wordt aanbevolen.
CYP3A4-substraten
Het gelijktijdig gebruik van Xermelo kan de werkzaamheid van geneesmiddelen die CYP3A4-substraten zijn (bijv. midazolam, everolimus, sunitinib, simvastatine, ethinylestradiol, amlodipine, ciclosporine…), verminderen door hun systemische blootstelling te verlagen (zie rubriek 5.2). Monitoring voor suboptimale werkzaamheid wordt aanbevolen.
Carboxylesterase 2 (CES2) substraten
Het gelijktijdig gebruik van Xermelo kan de blootstelling van geneesmiddelen die CES2-substraten zijn, veranderen (bijv. prasugrel, irinotecan, capecitabine en flutamide) (zie rubriek 5.2). Indien gelijktijdige toediening onvermijdelijk is, dient er te worden gecontroleerd op suboptimale werkzaamheid en vermoedelijke bijwerkingen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten het advies krijgen om effectieve anticonceptie te gebruiken tijdens de behandeling met telotristat.
Zwangerschap
Er zijn geen gegevens over het gebruik van telotristat-ethyl bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Xermelo wordt afgeraden tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie gebruiken.
Borstvoeding
Het is niet bekend of telotristat-ethyl en zijn metabolieten in de moedermelk worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Xermelo mag niet worden gebruikt tijdens de borstvoeding.
Vruchtbaarheid
Er zijn geen studies verricht naar het effect van telotristat op de vruchtbaarheid bij de mens. Telotristat had geen effect op de vruchtbaarheid in dieronderzoek (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Xermelo heeft een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vermoeidheid kan optreden na toediening van telotristat, patiënten met vermoeidheid moeten worden geadviseerd niet te rijden en/of geen machines te gebruiken tot de symptomen zijn verdwenen (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen bij patiënten behandeld met telotristat waren buikpijn (26%), verhoging van gammaglutamyltransferase (11%) en vermoeidheid (10%). Ze waren meestal licht tot matig in intensiteit. De vaakst gemelde bijwerking die leidde tot stopzetting van telotristat, was buikpijn bij 7,1% van de patiënten (5/70).
Lijst van bijwerkingen in tabelvorm
De bijwerkingen die gemeld werden in een gepoolde veiligheidsdataset van 70 patiënten met carcinoïdsyndroom die telotristat-ethyl 250 mg driemaal daags in combinatie met SSA-therapie kregen in placebogecontroleerde studies, worden vermeld in tabel 1. Bijwerkingen zijn gerangschikt volgens MedDRA-lichaamssysteem/orgaanklasse en volgens frequentie op basis van de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1 – Bijwerkingen gemeld bij patiënten behandeld met Xermelo
| Systeem/Orgaanklasse | Zeer vaak | Vaak | Soms |
Voedings- en stofwisselingsstoornissen | Verminderde eetlust | ||
| Psychiatrische aandoeningen | Depressie, depressieve stemming | ||
| Zenuwstelselaandoeningen | Hoofdpijn | ||
| Maagdarmstelselaandoeningen | Buikpijna, misselijkheid | Opgezette buik, constipatie, flatulentie | Faecalomac , intestinale obstructie |
| Lever- en galaandoeningen | Gamma- glutamyltransferase verhoogdb | Alanine- aminotransferase verhoogd (ALAT), aspartaat- aminotransferase verhoogd (ASAT), alkalisch fosfatase in bloed verhoogd (AF) | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid | Perifeer oedeem, pyrexie |
a Buikpijn (waaronder pijn in de boven- en onderbuik)
b Gamma-glutamyltransferase verhoogd (met inbegrip van voorkeurstermen gamma-glutamyltransferase verhoogd, gamma-glutamyltransferase en leverfunctietest abnormaal / leverenzymen verhoogd waaronder gamma-glutamyltransferase verhoogd).
c Faecaloma werd enkel waargenomen in een klinische studie bij een dosis van 500 mg driemaal daags (het dubbele van de aanbevolen dosering).
Beschrijving van geselecteerde bijwerkingen
Stijging van leverenzymen
Verhogingen van ALAT > 3 x de bovengrens van de normaalwaarde (upper limit of normal, ULN) of AF > 2x ULN werden gemeld bij patiënten die met telotristat werden behandeld; de meeste gevallen werden gemeld bij gebruik van een hogere dosis (500 mg). Deze waren niet geassocieerd met gelijktijdige verhogingen van totaal serumbilirubine. De verhogingen waren grotendeels reversibel bij onderbreking van de behandeling of dosisverlaging of herstelden met behoud van de behandeling in dezelfde dosis. Voor de klinische aanpak van verhoogde leverenzymen, zie rubriek 4.4.
Maag-darmstelselaandoeningen
De vaakst gemelde bijwerking bij patiënten die telotristat-ethyl 250 mg driemaal daags kregen, was buikpijn (25,7%; 18/70) versus placebo (19,7%; 14/71). Opgezette buik werd gemeld bij 7,1% van de patiënten (5/70) die telotristat-ethyl 250 mg driemaal daags kregen, versus 4,2% in de placebogroep (3/71). Flatulentie werd gezien bij 5,7% (4/70) en 1,4% (1/71) van de patiënten in respectievelijk de groep met telotristat-ethyl 250 mg en de placebogroep. De meeste bijwerkingen waren licht tot matig en beperkten de studiebehandeling niet.
Constipatie werd gemeld bij 5,7% van de patiënten (4/70) in de groep met telotristat-ethyl 250 mg en bij 4,2% van de patiënten (3/71) in de placebogroep. In de totale veiligheidspopulatie (239 patiënten) werd ernstige constipatie waargenomen bij 3 patiënten die behandeld werden met een hogere dosis (500 mg).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Symptomen
Er is beperkte klinische ervaring met overdosering van telotristat bij de mens. Maag-darmstelselstoornissen waaronder misselijkheid, diarree, buikpijn, constipatie en braken werden gemeld bij gezonde personen die een enkelvoudige dosis van 1.500 mg innamen in een fase 1-studie.
Behandeling
De behandeling van overdosering moet een algemene symptomatische behandeling omvatten.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Andere spijsverteringskanaal- en metabolismeproducten, diverse spijsverteringskanaal- en metabolismeproducten, ATC-code: A16AX15
Werkingsmechanisme
Zowel de prodrug (telotristat-ethyl) als zijn actieve metaboliet (telotristat) zijn remmers van L-tryptofaanhydroxylasen (TPH1 en TPH2, de snelheidsbeperkende stappen in de biosynthese van serotonine). Serotonine speelt een cruciale rol in de regulatie van verschillende belangrijke fysiologische processen, waaronder secretie, motiliteit, ontsteking en gevoel in het maag-darmkanaal, en wordt overdreven uitgescheiden bij patiënten met carcinoïdsyndroom. Via remming van perifeer TPH1 vermindert telotristat de productie van serotonine, waardoor de symptomen geassocieerd met carcinoïdsyndroom afnemen.
Farmacodynamische effecten
In fase 1-studies leidde toediening van telotristat-ethyl bij gezonde personen (dosisbereik: 100 mg eenmaal daags tot 500 mg driemaal daags) tot statistisch significante dalingen ten opzichte van de baseline van serotonine in volbloed en 5-hydroxyindolazijnzuur in 24-uurs urine (u5-HIAA) in vergelijking met placebo.
Bij patiënten met carcinoïdsyndroom resulteerde telotristat in dalingen van u5-HIAA (zie tabel 3 voor TELESTAR en de informatie gegeven voor TELECAST). In beide fase 3-studies werden statistisch significante dalingen van u5-HIAA waargenomen voor telotristat-ethyl 250 mg driemaal daags in vergelijking met placebo.
Klinische werkzaamheid en veiligheid
De werkzaamheid en de veiligheid van telotristat voor de behandeling van carcinoïdsyndroom bij patiënten met gemetastaseerde neuro-endocriene tumoren die SSA-therapie kregen, werd vastgesteld in een 12 weken durende, dubbelblinde, placebogecontroleerde, gerandomiseerde, multicentrische fase 3-studie bij volwassen patiënten, die een 36 weken durende extensiestudie omvatte waarin alle patiënten werden behandeld met open-label telotristat (TELESTAR-studie).
In totaal 135 patiënten werden geëvalueerd voor werkzaamheid. De gemiddelde leeftijd was 64 jaar (bereik: 37 tot 88 jaar), 52% waren mannen en 90% was blank. Alle patiënten hadden goed gedifferentieerde gemetastaseerde neuro-endocriene tumoren en carcinoïdsyndroom. Ze kregen SSA-therapie en hadden ≥ 4 maal per dag stoelgang (BM).
De studie omvatte een 12 weken durende, dubbelblinde behandelingsperiode (double-blind treatment; DBT) waarin de patiënten initieel placebo (n = 45), telotristat-ethyl 250 mg (n = 45) of een hogere dosis (telotristat-ethyl 500 mg; n = 45) driemaal daags kregen. Tijdens de studie mochten de patiënten rescue-geneesmiddel (kortwerkende SSA-therapie) en anti-diarreemiddelen gebruiken voor symptomatische verlichting, maar ze moesten een stabiele dosis langwerkende SSA-therapie gebruiken gedurende de hele duur van de DBT-periode. Xermelo werd ingenomen binnen de 15 minuten vóór of binnen 1 uur na voedsel.
Tabel 2: BM-respons (TELESTAR-studie)
Parameter Placebo Telotristat-ethyl
250 mg driemaal daags BM’s/dag bij de
baseline
Aantal patiënten 45 45 Baseline gemiddelde (SD) 5,2 (1,35) 6,1 (2,07) Primair eindpunt:
verandering t.o.v.
baseline in
BM’s/dag, gemiddeld
berekend over 12
weken
Aantal patiënten 45 45
Verandering, gemiddeld
over 12 weken:
gemiddelde (SD)
˗0,6 (0,83) ˗1,4 (1,37)
ANCOVAa
Verschil LS (Least
square) gemiddelde --- -0,6
97,5%-BL voor het
verschil --- -1,16, -0,06 p-waarde --- 0,01 Percentage patiënten
met duurzame
responsb
Aantal patiënten 45 45
Responder, n (%) 9 (20,0) 20 (44,4)c
BM = bowel movement (stoelgang); SD = standaarddeviatie; BL = betrouwbaarheidslimieten. a. Covariantie-analyse met behandelingsgroep en stratificatie volgens urinair 5-HIAA-gehalte bij de randomisatie als vaste effecten en het aantal BM’s bij baseline als vaste covariabele. b. Gedefinieerd als de proportie responders met ≥ 30% afname van het dagelijks aantal BM’s gedurende ≥ 50% van de tijd tijdens de DBT-periode.
c. p=0,01
Wanneer het volledige effect van telotristat werd waargenomen (tijdens de laatste 6 weken van de DBT-periode), was de proportie responders met minstens 30% afname in BM 51% (23/45) in de groep met 250 mg versus 22% (10/45) in de placebogroep (post-hoc analyse).
In de 12 weken durende DBT-periode van de studie werd de gemiddelde wekelijkse afname van BM-frequentie met telotristat reeds waargenomen vanaf 3 weken, waarbij de grootste afname gebeurde tijdens de laatste 6 weken van de DBT-periode, in vergelijking met placebo (zie figuur 1).
Figuur 1 – Gemiddelde verandering t.o.v. baseline in BM’s volgens week van de studie tijdens de DBT-periode, intent-to-treat populatie
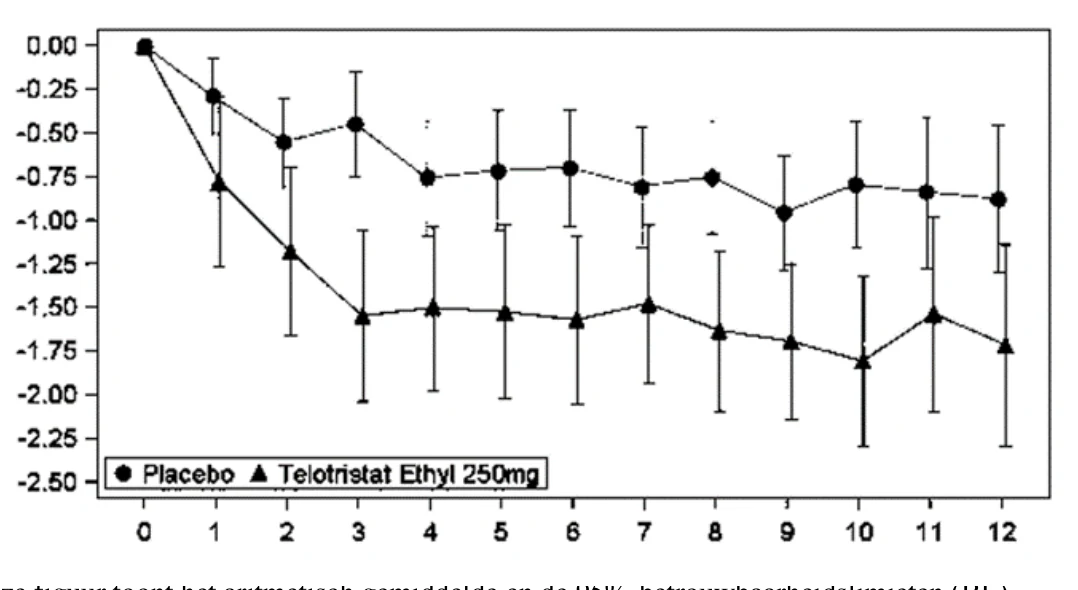
N.B.: Deze figuur toont het aritmetisch gemiddelde en de 95%-betrouwbaarheidslimieten (BL) (gebaseerd op een normale benadering) van de verandering ten opzichte van baseline in het dagelijks aantal keer stoelgang (aantal/dag), gemiddeld per week.
De proporties van patiënten die ten opzichte van de baseline een afname in dagelijkse BM-frequentie (gemiddeld over 12 weken) meldden, waren:
- Patiënten met een gemiddelde afname van minstens 1 keer stoelgang per dag: 66,7% (telotristat-ethyl 250 mg) en 31,1% (placebo);
- Patiënten met een gemiddelde afname van minstens 1,5 keer stoelgang per dag: 46,7% (telotristat-ethyl 250 mg) en 20,0% (placebo);
- Patiënten met een gemiddelde afname van minstens 2 keer stoelgang per dag: 33,3% (telotristat-ethyl 250 mg) en 4,4% (placebo).
Tabel 3: u5-HIAA-excretie bij de baseline en in week 12 (TELESTAR-studie)
Parameter Placebo Telotristat-ethyl 250 mg driemaal daags u5-HIAA-excretie (mg/24
uur) bij de baseline
Aantal patiënten 44 42 Baseline gemiddeldea (SD) 81,0 (161,01) 92,6 (114,90)
Procentuele verandering
t.o.v. baseline in u5-HIAA-
excretie (mg/24 uur) in
week 12
Aantal patiënten 28 32 Procentuele verandering in
week 12: Gemiddelde (SD) 14,4 (57,80) -42,3 (41,96)
Schatting van verschil tussen
behandelingen (95%-BL)b --- -53,4 c
(-69,32, -38,79) BL = betrouwbaarheidslimieten; SD = standaarddeviatie; u5-HIAA = urinair 5-hydroxyindolazijnzuur. a. Baseline-gegevens gebaseerd op alle patiënten die over gegevens beschikten bij de baseline. b. De statistische testen gebruikten een blocked 2-sample Wilcoxon Rank Sum statistiek (van Elteren test) gestratificeerd volgens de u5-HIAA-stratificatie bij de randomisatie. BL’s waren gebaseerd op de Hodges-Lehmann estimator van het mediane gepaarde verschil. c. p<0,001
Er was geen significant verschil tussen de behandelgroepen voor de eindpunten van flushes (opvliegers) en buikpijn.
Een post-hoc analyse toonde aan dat het gemiddeld aantal dagelijkse injecties van kortwerkende SSA gebruikt voor rescue-therapie over de 12 weken durende DBT-periode 0,3 en 0,7 was in respectievelijk de groep met telotristat-ethyl 250 mg en de placebogroep.
Een substudie gebaseerd op een vooraf gespecificeerd interview van de patiënt bij stopzetting van de studie, werd uitgevoerd om de relevantie en de klinische betekenis van de symptoomverbeteringen te evalueren bij 35 patiënten. De vragen werden gesteld aan geblindeerde deelnemers om de graad van verandering die ervaren werd tijdens de studie, verder te karakteriseren. Er waren 12 patiënten die “zeer tevreden” waren, en al deze patiënten kregen telotristat. De proporties patiënten die “zeer tevreden” waren, waren 0/9 (0%) onder placebo, 5/9 (56%) onder telotristat-ethyl 250 mg driemaal daags en 7/15 (47%) onder een hogere dosis van telotristat-ethyl.
In totaal 18 patiënten (13,2%) verlieten de studie vroegtijdig tijdens de 12 weken durende DBT-periode, 7 patiënten in de placebogroep, 3 in de groep met telotristat-ethyl 250 mg en 8 in de groep met hogere dosis. Aan het einde van de 12 weken durende DBT-periode startten 115 patiënten (85,2%) de 36 weken durende open-label extensieperiode, waarin bij alle patiënten de dosis stapsgewijs werd verhoogd naar een hogere dosis van telotristat-ethyl (500 mg) driemaal daags.
In een fase 3-studie met vergelijkbare opzet (TELECAST) werden in totaal 76 patiënten geëvalueerd voor werkzaamheid. De gemiddelde leeftijd was 63 jaar (bereik: 35 tot 84 jaar), 55% waren mannen en 97% was blank.
Alle patiënten hadden een goed gedifferentieerde gemetastaseerde neuro-endocriene tumor met carcinoïdsyndroom. De meeste patiënten (92,1%) hadden minder dan 4 BM’s per dag en alle behalve 9 werden behandeld met SSA-therapie.
Het primair eindpunt was de procentuele verandering ten opzichte van de baseline in u5-HIAA in week 12. De gemiddelde u5-HIAA-excretie bij de baseline was 69,1 mg/24 uur in de groep met 250 mg (n = 17) en 84,8 mg/24 uur in de placebogroep (n = 22). De procentuele verandering ten opzichte van de baseline in u5-HIAA-excretie in week 12 was +97,7% in de placebogroep versus -33,2% in de groep met 250 mg.
Het gemiddeld aantal dagelijkse BM’s bij de baseline was 2,2 en 2,5 in respectievelijk de placebogroep (n = 25) en de groep met telotristat-ethyl 250 mg (n = 25). De verandering ten opzichte van de baseline in dagelijkse BM’s gemiddeld berekend over 12 weken, was + 0,1 en - 0,5 in respectievelijk de placebogroep en de groep met 250 mg. Telotristat-ethyl 250 mg toonde aan dat de consistentie van de stoelgang, gemeten met de Bristol Stool Form Scale, verbeterd was vergeleken met placebo. Veertig percent van de patiënten (10/25) had een duurzame respons (zoals gedefinieerd in tabel 2) in de groep met telotristat-ethyl 250 mg, versus 0% in de placebogroep (0/26) (p = 0,001).
De lange termijn veiligheid en verdraagbaarheid van telotristat werd geëvalueerd in een ‘non-pivotal’ (niet-gerandomiseerd), multicenter, open label, lange-termijn fase 3-vervolgsonderzoek. Patiënten die hadden deelgenomen aan fase 2- of fase 3-onderzoek naar Xermelo bij carcinoïdsyndroom kwamen in aanmerking voor deelname aan het onderzoek met hetzelfde dosisniveau en regime als geïdentificeerd in het oorspronkelijke onderzoek, gedurende ten minste 84 weken behandeling. Er zijn hierbij geen nieuwe significante veiligheidssignalen geïdentificeerd.
Het secundaire doel van deze studie was om veranderingen in de kwaliteit van leven van patiënten tot en met week 84 te evalueren. Deze was over het algemeen stabiel gedurende de loop van de studie.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Xermelo in alle subgroepen van pediatrische patiënten met carcinoïdsyndroom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van telotristat-ethyl en zijn actieve metaboliet werden gekarakteriseerd bij gezonde vrijwilligers en patiënten met carcinoïdsyndroom.
Absorptie
Na orale toediening aan gezonde vrijwilligers werd telotristat-ethyl snel geabsorbeerd en bijna volledig omgezet tot zijn actieve metaboliet. Piek-plasmawaarden van telotristat-ethyl werden bereikt in 0,53 tot 2,00 uur en van de actieve metaboliet in 1,50 tot 3,00 uur na orale toediening. Na toediening van een enkelvoudige dosis van 500 mg telotristat-ethyl (tweemaal de aanbevolen dosis) aan gezonde vrijwilligers in nuchtere toestand waren de gemiddelde Cmax en AUC0-inf respectievelijk 4,4 ng/ml en 6,23 ng*u/ml voor telotristat-ethyl. De gemiddelde Cmax en AUC0-inf waren respectievelijk 610 ng/ml en 2.320 ng*u/ml voor telotristat.
Bij patiënten met carcinoïdsyndroom die langwerkende SSA-therapie kregen, was er ook een snelle conversie van telotristat-ethyl tot zijn actieve metaboliet. Een hoge variabiliteit (% variatiecoëfficiënt (VC) bereik van 18% tot 99%) in de parameters van telotristat-ethyl en zijn actieve metaboliet werd waargenomen binnen de totale farmacokinetiek. De gemiddelde farmacokinetische parameters voor telotristat-ethyl en zijn actieve metaboliet bleken ongewijzigd te zijn tussen week 24 en week 48, wat het bereiken van steady state op of vóór week 24 suggereert.
Voedseleffect
In een studie naar het effect van voedsel resulteerde de toediening van telotristat-ethyl 500 mg met een vetrijke maaltijd in een hogere blootstelling aan de oorspronkelijke component (Cmax, AUC0-tlast en AUC0-∞ respectievelijk 112%, 272% en 264% hoger in vergelijking met de nuchtere toestand) en zijn actieve metaboliet (Cmax, AUC0-tlast en AUC0-∞ respectievelijk 47%, 32% en 33% hoger in vergelijking met de nuchtere toestand).
Distributie
Zowel telotristat-ethyl als zijn actieve metaboliet zijn > 99% gebonden aan humane plasma-eiwitten.
Biotransformatie
Na orale toediening ondergaat telotristat-ethyl hydrolyse via carboxylesterasen tot zijn actieve en majeure metaboliet. De enige metaboliet van telotristat (actieve metaboliet) die consistent > 10% van het totale geneesmiddel-gerelateerd materiaal in plasma uitmaakte, was zijn oxydatief gedecarboxyleerde, gedeamineerde, metaboliet, LP-951757. Systemische blootstelling aan LP-951757 was ongeveer 35% van de systemische blootstelling aan telotristat (actieve metaboliet) in de massa-balansstudie. LP-951757 was farmacologisch inactief ten opzichte van TPH1 in vitro.
Interacties
Cytochromen
CYP2B6
In vitro veroorzaakte telotristat (actieve metaboliet) een concentratieafhankelijke verhoging in CYP2B6-mRNA-niveau (> 2-voudige verhoging en > 20% van de positieve controle, met een maximaal waargenomen effect gelijkaardig aan de positieve controle), wat mogelijke inductie van CYP2B6 suggereert (zie rubriek 4.5).
CYP3A4
Voor telotristat-ethyl en zijn actieve metaboliet werd niet aangetoond dat ze CYP3A4-inducerend zijn bij systemisch relevante concentraties, gebaseerd op in vitro bevindingen. Het potentieel van telotristat-ethyl als inducerend voor CYP3A4 werd niet geëvalueerd bij concentraties die te verwachten zijn op het niveau van de darmen, omwille van zijn lage oplosbaarheid in vitro. In vitro treedt telotristat-ethyl in een allosterische interactie met CYP3A4, wat tegelijk resulteert in een verminderde omzetting van midazolam naar 1’-OH-MDZ en een toegenomen omzetting naar 4-OH-MDZ.
Een in vivo uitgevoerde klinische geneesmiddel-geneesmiddelinteractiestudie met midazolam (een gevoelig CYP3A4-substraat) was, na toediening van meerdere doses van telotristat-ethyl, de systemische blootstelling aan gelijktijdig gebruikt midazolam significant gedaald (zie rubriek 4.5). Wanneer 3 mg midazolam oraal tegelijk werd toegediend na 5 dagen behandeling met telotristat-ethyl 500 mg driemaal daags (tweemaal de aanbevolen dosering), waren de gemiddelde Cmax en AUC0-inf voor midazolam afgenomen met respectievelijk 25% en 48%, vergeleken met toediening van midazolam alleen. De gemiddelde Cmax en AUC0-inf voor de actieve metaboliet, 1’-hydroxymidazolam, waren ook afgenomen, met respectievelijk 34% en 48%.
Andere CYP’s
Gebaseerd op in vitro bevindingen wordt geen klinisch relevante interactie verwacht met andere cytochromen P450.
Carboxylesterases
IC50 van remming door loperamide van het metabolisme van telotristat-ethyl door CES2 was 5,2 µm (zie rubriek 4.5).
Telotristat-ethyl remde CES2 in vitro met een IC50-waarde van ongeveer 0,56 μM.
Transporteiwitten
P-glycoproteïne (P-gp) en multidrugresistentie-geassocieerd proteïne 2 (MRP-2)
In vitro remde telotristat-ethyl P-gp, maar zijn actieve metaboliet remde P-gp niet bij klinisch relevante concentraties.
Telotristat-ethyl remde MRP2-gemedieerd transport (98% remming).
In een specifieke klinische geneesmiddel-geneesmiddelinteractiestudie waren de Cmax en de AUC van fexofenadine (een substraat van P-gp en van MRP-2) met 16% toegenomen wanneer een enkelvoudige dosis van 180 mg fexofenadine oraal tegelijk werd toegediend met telotristat-ethyl 500 mg driemaal daags (tweemaal de aanbevolen dosering) gedurende 5 dagen. Gebaseerd op de waargenomen kleine toename zijn klinische belangrijke interacties met substraten van P-gp en MRP-2 onwaarschijnlijk.
Breast cancer resistance protein (BCRP)
In vitro remde telotristat-ethyl BCRP (IC50 = 20 µM), maar zijn actieve metaboliet telotristat vertoonde geen significante remming van BCRP-activiteit (IC50 > 30 µM). Het potentieel voor geneesmiddelinteractie in vivo via remming van BCRP wordt als laag beschouwd.
Andere transporteiwitten
Gebaseerd op in vitro bevindingen worden geen klinisch relevante interacties verwacht met andere transportereiwitten.
Kortwerkend octreotide
Een studie die het effect van kortwerkend octreotide (3 dosissen van 200 µg elk met 8 uur tussentijd subcutaan geïnjecteerd ) op de farmacokinetiek van een enkelvoudige dosis van teloristat-ethyl 500 mg bij normale gezonde vrijwilligers onderzocht, toonde een afname van 86% en 81% van geometrisch gemiddelde Cmax en AUC0-tlast van telotristat-ethyl (zie rubriek 4.5). Verminderde blootstelling werd niet waargenomen in een 12 weken durende, dubbelblinde, placebogecontroleerde, gerandomiseerde, multicentrische klinische studie bij volwassen patiënten met carcinoïdsyndroom, die langwerkende SSA-therapie kregen.
Farmacokinetische/farmacodynamische verband(en)
Zuurremmers
Gelijktijdig gebruik van telotristat-etipraat (Xermelo, het hippuraat zout van telotristat-ethyl) met zuurremmers (omeprazol en famotidine) toonde aan dat de AUC-waarde van telotristat-ethyl 2 tot 3 maal was toegenomen, terwijl de AUC-waarde van de actieve metaboliet (telotristat) niet was veranderd. Aangezien telotristat-ethyl snel wordt omgezet in zijn actieve metaboliet, die meer dan 25 maal actiever is dan telotristat-ethyl, zijn er geen dosisaanpassingen nodig wanneer Xermelo wordt gebruikt met zuurremmers.
Eliminatie
Na een enkelvoudige orale dosis van 500 mg [14C]-telotristat-ethyl werd ongeveer 93% van de dosis teruggevonden. Het grootste deel werd geëlimineerd via de feces.
Telotristat-ethyl en telotristat hebben een lage renale eliminatie na orale toediening (minder dan 1% van de dosis wordt teruggevonden in de urine).
Na een eenmalige orale dosis van 250 mg telotristat-ethyl bij gezonde vrijwilligers lagen de urineconcentraties van telotristat-ethyl dicht bij of onder de kwantificatielimiet (< 0,1 ng/ml). De renale klaring van telotristat was 0,126 l/u.
De ogenschijnlijke halfwaardetijd van telotristat-ethyl bij normale gezonde vrijwilligers na een eenmalige orale dosis van 500 mg [14C]-telotristat-ethyl was ongeveer 0,6 uur en van zijn actieve metaboliet 5 uur. Na toediening van 500 mg driemaal daags was de ogenschijnlijke terminale halfwaardetijd ongeveer 11 uur.
Lineariteit/non-lineariteit
Bij patiënten behandeld met 250 mg driemaal daags werd een lichte accumulatie van telotristat waarden waargenomen met een mediane accumulatieverhouding gebaseerd op de AUC0-4u van 1,55 [minimum, 0,25; maximum, 5,00; n = 11; week 12], met een hoge intersubject variabiliteit (% VC = 72%). Bij patiënten behandeld met 500 mg driemaal daags (tweemaal de aanbevolen dosering) werd een mediane accumulatieverhouding gebaseerd op de AUC0-4u van 1,095 [minimum, 0,274; maximum, 11,46; n = 16; week 24] waargenomen, met een hoge intersubject variabiliteit (% VC = 141,8%). Gebaseerd op de hoge intersubject variabiliteit die werd waargenomen, kan accumulatie in een subset van patiënten met carcinoïdsyndroom niet worden uitgesloten.
Speciale populaties
Ouderen
De invloed van leeftijd op de farmacokinetiek van telotristat-ethyl en zijn actieve metaboliet is niet afdoende geëvalueerd. Er werden geen specifieke studies uitgevoerd binnen de oudere populatie.
Nierfunctiestoornissen
Een studie werd uitgevoerd om de impact van nierfunctiestoornissen op de farmacokinetiek van een eenmalige dosis van telotristat-ethyl 250 mg te onderzoeken. In deze studie werden acht personen met ernstige tot matige nierfunctiestoornis waarvoor geen dialyse vereist was [eGFR ≤ 33 ml/min bij screening en ≤ 40 ml/min de dag voor de toediening] geïcludeerd en acht personen met een gezonde tot licht verstoorde nierfunctie [eGFR ≥ 88 ml/min bij screening en ≥ 83 ml/min de dag voor de toediening].
Bij de personen met ernstige tot matige nierfunctiestoornis werd een stijging (1,3 maal) in piekblootstelling Cmax van telotristat-ethyl en een stijging (< 1,52 maal) in plasmablootstelling (AUC) en Cmax van zijn actieve metaboliet telotristat waargenomen, vergeleken met de personen met een gezonde tot licht verstoorde nierfunctie.
De variabiliteit van de belangrijkste plasma PK-parameters van LP-778902 was hoger bij de personen met ernstige tot matige nierfunctiestoornis, met een variatiecoëfficiënt (CV%) in een range van 53,3% voor Cmax tot 77,3% voor AUC, vergeleken met 45,4% voor Cmax en 39,7% voor AUC bij de personen met respectievelijk een gezonde tot een licht verstoorde nierfunctie.
De toediening van een eenmalige dosis van 250 mg werd goed verdragen bij personen met ernstige tot matige nierfunctiestoornis.
Over het algemeen resulteerde ernstige tot matige nierfunctiestoornis niet in een klinisch relevante verandering in het PK-profiel of de veiligheid van telotristat-ethyl en zijn metaboliet telotristat. Daarom lijkt een dosisaanpassing niet nodig te zijn bij patiënten met lichte, matige of ernstige nierfunctiestoornis die geen dialyse nodig hebben. Gezien de hoge variabiliteit die waargenomen werd, wordt uit voorzorg aanbevolen om patiënten met ernstige nierfunctiestoornis te controleren op tekenen van verminderde verdraagbaarheid.
De werkzaamheid en de veiligheid bij patiënten met nierziekte in een eindstadium die dialyse nodig hebben (eGFR < 15 ml/min/1,73 m² waarvoor dialyse vereist is), werden niet vastgesteld.
Leverfunctiestoornissen
Een studie in verband met leverfunctiestoornissen werd uitgevoerd bij patiënten met een lichte tot matige leverfunctiestoornis en bij gezonde personen. Bij een enkelvoudige dosis van 500 mg, waren de blootstellingen aan de oorspronkelijke component en zijn actieve metaboliet (gebaseerd op AUC0-last) hoger bij patiënten met een lichte leverfunctiestoornis (respectievelijk 2,3- en 2,4-maal) en bij patiënten met een matige leverfunctiestoornis (respectievelijk 3,2- en 3,5-maal) in vergelijking met gezonde personen. De toediening van een enkelvoudige dosis van 500 mg werd goed verdragen. Een verlaging van de dosis kan nodig zijn bij patiënten met lichte tot matige leverfunctiestoornis (respectievelijk Child-Pugh-score A en B) op basis van de verdraagbaarheid. (zie rubriek 4.2).
Een verdere studie in verband met leverfunctiestoornissen werd uitgevoerd bij patiënten met een ernstige leverfunctiestoornis en bij gezonde personen. Bij een enkelvoudige dosis van 250 mg, was de blootstelling aan de oorspronkelijke component (AUCt en Cmax) verhoogd met respectievelijk 317,0% en 529,5%, en was de blootstelling aan de actieve metaboliet (AUCt, AUCinf, en Cmax) verhoogd met respectievelijk 497%, 500%, en 217%, in vergelijking met personen met een normale leverfunctie. Bovendien was de gemiddelde halveringstijd van de actieve metaboliet verhoogd, d.w.z. de gemiddelde halveringstijd was 16,0 uur bij patiënten met een ernstige leverfunctiestoornis in vergelijking met 5,47 uur bij gezonde personen. Gebaseerd op deze bevindingen, wordt het gebruik van telotristat-etipraat niet aangeraden bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-score C) (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit en carcinogeen potentieel.
Bij ratten werd een daling in cerebraal serotonine (5-HT) waargenomen bij dosissen ≥ 1.000 mg/kg/dag telotristat-etipraat per os. De cerebrale 5-HIAA-spiegels waren ongewijzigd bij alle dosissen van telotristat-ethyl die bestudeerd werden. Dit is ongeveer 14 keer de blootstelling bij de mens (AUCtotaal) bij de maximale aanbevolen menselijke dosis (maximum recommended human dose, MRHD) van 750 mg/dag voor de actieve metaboliet LP-778902.
In een 26 weken durende studie naar de toxiciteit bij herhaalde dosering bij ratten werd een No Observed Adverse Effect Level (NOAEL) van 50 mg/kg/dag vastgesteld. Dit is ongeveer 0,4 keer de blootstelling bij de mens (AUCtotaal) bij de MRHD van 750 mg/dag voor de actieve metaboliet LP-778902. Bij dosissen van 200 en 500 mg/kg/dag werd degeneratie/necrose in de niet-glandulaire en glandulaire delen van de maag en/of toename van proteïnedruppels in de glandulaire delen waargenomen. De microscopische veranderingen in de gastro-intestinale tractus keerden om met een 4 weken durende herstelperiode. De relevantie van deze gastro-intestinale bevindingen voor de mens is onbekend.
Bij honden werden dalingen in cerebrale 5-HT- en 5-HIAA-spiegels waargenomen bij respectievelijk dosissen van 200 mg/kg/dag en 30 mg/kg/dag telotristat-etipraat per os. Dit is ongeveer 21 keer de blootstelling bij de mens (AUCtotaal) bij de MRHD van 750 mg/dag voor de actieve metaboliet LP-778902. Er werd geen daling in cerebrale 5-HT- en 5-HIAA-spiegels waargenomen na intraveneuze toediening van de actieve metaboliet. De klinische betekenis van de daling in cerebraal 5-HIAA met of zonder een gelijktijdige daling in cerebraal 5-HT is onbekend.
In een 39 weken durende studie naar de toxiciteit bij herhaalde dosering bij honden werd een NOAEL van 300 mg/kg/dag vastgesteld. De klinische tekenen waren beperkt tot een toename van de frequentie van vloeibare ontlasting in alle dosissen. Dit is ongeveer 20 keer de blootstelling bij de mens (AUCtotaal) bij de MRHD van 750 mg/dag voor de actieve metaboliet LP-778902.
Het carcinogeen potentieel van telotristat-etipraat werd bestudeerd in transgene muizen (26 weken) en ratten (104 weken). Deze studies bevestigden dat telotristat in beide species in beide geslachten de incidentie van tumoren niet verhoogde, bij doseringen die overeenkomen met een blootstelling van ongeveer 10 tot 15 maal en 2 tot 4,5 maal de blootstelling aan de actieve metaboliet bij de maximum aanbevolen dosering bij mensen (MRHD), in respectievelijk muizen en ratten.
Bij ratten waren er geen neveneffecten op mannelijke en vrouwelijke vruchtbaarheid. Prenatale ontwikkeling bij ratten en konijnen werd beïnvloed door toegenomen prenatale sterfte (toegenomen vroege en late resorpties), terwijl er geen neveneffecten werden vastgesteld bij postnatale ontwikkeling bij ratten. De NOAEL voor de paternale/maternale/prenatale en postnatale toxiciteit is 500 mg/kg/dag bij ratten, wat overeenstemt met 3 tot 4 keer de geschatte blootstelling bij de mens (AUC0-24) voor de actieve metaboliet LP-778902 bij de MRHD. Bij konijnen is de NOAEL voor maternale en prenatale toxiciteit 125 mg/kg/dag, wat overeenstemt met 1,5 tot 4 keer de geschatte blootstelling bij de mens (AUC0-24) voor de actieve metaboliet LP-778902 bij de MRHD.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactose
Hydroxypropylcellulose
Natriumcroscarmellose
Magnesiumstearaat
Colloïdaal watervrij siliciumdioxide
Filmomhulling
Poly(vinylalcohol) (E1203)
Titaandioxide (E171)
Macrogol 3350 (E1521)
Talk (E553b)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
5 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Blisterverpakking van PVC/PCTFE/PVC/Al
De blisterverpakkingen zijn verpakt in een kartonnen doos.
Verpakkingsgrootten van 90 en 180 filmomhulde tabletten. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
SERB SAS
32 rue de Monceau
75008 Paris
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1224/001
EU/1/17/1224/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 18 september 2017
Datum van laatste verlenging: 14 juni 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.