


SmPC (samenvatting van de productkenmerken) - Waylivra
1. NAAM VAN HET GENEESMIDDEL
Waylivra 285 mg oplossing voor injectie in voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml bevat 200 mg volanesorsen natrium, overeenkomend met 190 mg volanesorsen.
Elke voorgevulde spuit voor eenmalig gebruik bevat 285 mg volanesorsen in een oplossing van 1,5 ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie).
Een heldere, kleurloze tot lichtgele oplossing met een pH van ongeveer 8 en een osmolaliteit van 363-485 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Waylivra is geïndiceerd als een aanvulling op het dieet bij volwassen patiënten met genetisch bevestigd familiair chylomicronemiesyndroom (FCS) met een hoog risico van pancreatitis bij wie de respons op dieet en triglyceridenverlagende behandeling onvoldoende was.
4.2 Dosering en wijze van toediening
Dosering
Behandeling mag alleen worden gestart en onder toezicht van een arts worden gegeven die ervaring heeft met de behandeling van patiënten met FCS. Alvorens met Waylivra te beginnen, moeten de secundaire oorzaken van hypertriglyceridemie (bijv. ongecontroleerde diabetes, hypothyroïdie) worden uitgesloten of afdoende worden behandeld.
De aanbevolen startdosis is 285 mg in 1,5 ml, eenmaal per week subcutaan geïnjecteerd gedurende 3 maanden. Na deze 3 maanden moet de frequentie van de dosis worden verlaagd naar 285 mg elke twee weken.
De behandeling moet echter worden gestaakt bij patiënten met een verlaging van serumtriglyceriden < 25% of bij patiënten waarbij het serumtriglyceridengehalte niet daalt tot onder 22,6 mmol/l na 3 maanden op volanesorsen 285 mg per week.
Na 6 maanden behandeling met volanesorsen moet verhoging van de frequentie van de dosis naar 285 mg eenmaal per week worden overwogen als de respons onvoldoende is gebleken met betrekking tot verlaging van serumtriglyceriden zoals beoordeeld door de toezichthoudende, ervaren specialist en in de omstandigheid dat het aantal trombocyten binnen het normale bereik liggen. De dosis moet voor patiënten opnieuw naar beneden worden bijgesteld naar 285 mg elke 2 weken indien de hogere dosis van 285 mg eenmaal per week na 9 maanden niet tot een significante extra verlaging van triglyceriden heeft geleid.
Patiënten moeten worden geïnstrueerd om de injectie op dezelfde dag van de week te geven, op basis van de medisch vastgestelde frequentie van toediening.
Indien een dosis wordt gemist en dit binnen 48 uur wordt opgemerkt, moet de patiënt worden opgedragen om de overgeslagen dosis zo snel mogelijk te geven. Als het niet binnen 48 uur wordt opgemerkt, dan moet de gemiste dosis worden overgeslagen en de volgende geplande injectie worden gegeven.
Trombocytencontrole en aanpassingen van de dosis
Vóór aanvang van de behandeling moet het aantal trombocyten worden geteld. Indien het aantal trombocyten lager is dan 140 x 109/l, moet na circa een week een nieuwe meting worden uitgevoerd om het aantal opnieuw te beoordelen. Indien het aantal trombocyten bij een tweede meting lager blijft dan 140 x 109/l, dient Waylivra niet te worden gestart (zie rubriek 4.3).
Na aanvang van de behandeling dienen de bloedplaatjeswaarden van de patiënten ten minste om de twee weken te worden gecontroleerd, afhankelijk van het aantal bloedplaatjes.
Behandeling en controle moeten worden aangepast aan de laboratoriumwaarden in overeenstemming met Tabel 1.
Voor elke patiënten bij wie de toediening is onderbroken of stopgezet vanwege ernstige trombocytopenie, moeten de voordelen en risico's van het hervatten van de behandeling zodra het aantal bloedplaatjes ≥ 100 x 109/l is zorgvuldig worden afgewogen. Voor patiënten bij wie de behandeling is stopgezet, dient een hematoloog te worden geraadpleegd voordat de behandeling wordt hervat.
Tabel 1. Waylivra controle- en behandelingsaanbevelingen
| Aantal bloedplaatjes (x 109/l) | Dosis (285 mg vooraf gevulde spuit) | Controle-frequentie |
| Normaal (> 140) | Startdosis: wekelijks Na 3 maanden: elke 2 weken | Elke 2 weken |
| 100 tot 139 | Elke 2 weken | Wekelijks |
| 75 tot 99 | Onderbreek behandeling gedurende ≥ 4 weken en hervat behandeling na bloedplaatjesaantal van ≥ 100 x 109/l | Wekelijks |
| 50 tot 74a | Onderbreek behandeling gedurende ≥ 4 weken en hervat behandeling na bloedplaatjesaantal van ≥ 100 x 109/l | Elke 2-3 dagen |
| Lager dan 50a, b | Behandeling met glucocorticoïden, stopzetten wordt aanbevolen | Dagelijks |
a Zie rubriek 4.4 voor aanbevelingen met betrekking tot het gebruik van
bloedplaatjesaggregatieremmers/niet-steroïdale ontstekingsremmers (NSAID’s)/anticoagulantia. b Overleg met een hematoloog is nodig ter afweging van de baten/risicoverhouding voor een mogelijke vervolgbehandeling met volanesorsen.
Speciale patiëntengroepen
Ouderen
Er is geen aanpassing van de startdosis nodig voor oudere patiënten. Er zijn beperkte klinische gegevens beschikbaar voor patiënten van 65 jaar en ouder (zie rubriek 5.1 en 5.2).
Verminderde nierfunctie
Er is geen aanpassing van de startdosis nodig voor patiënten met een licht tot matig verminderde nierfunctie. De veiligheid en werkzaamheid bij patiënten met ernstige nierfunctiestoornissen zijn niet vastgesteld en deze patiënten moeten nauwlettend worden geobserveerd.
Verminderde leverfunctie
Dit geneesmiddel is niet onderzocht bij patiënten met een verminderde leverfunctie. Het geneesmiddel wordt niet gemetaboliseerd via het cytochroom P450-enzymsysteem in de lever; het is daarom onwaarschijnlijk dat dosisaanpassing vereist is bij patiënten met een leverfunctiestoornis.
Pediatrische patiënten
De veiligheid en werkzaamheid van dit geneesmiddel bij kinderen en adolescenten (< 18 jaar) zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Dit geneesmiddel is uitsluitend bedoeld voor subcutane toediening. Het mag niet intramusculair of intraveneus worden toegediend.
Elke voorgevulde spuit is uitsluitend voor eenmalig gebruik.
Waylivra moet vóór toediening visueel worden geïnspecteerd. De oplossing moet helder en kleurloos tot lichtgeel zijn. Als de oplossing troebel is of zichtbare deeltjes bevat, mag deze niet worden geïnjecteerd en moet het geneesmiddel worden teruggebracht naar de apotheek.
De eerste injectie die door de patiënt of verzorger wordt toegediend, moet worden uitgevoerd onder begeleiding van een gekwalificeerde medische zorgverlener. Patiënten en/of zorgverleners moeten worden getraind in de toediening van dit geneesmiddel in overeenstemming met de bijsluiter.
Laat de voorgevulde spuit vóór de injectie op kamertemperatuur komen. De spuit moet ten minste 30 minuten voor gebruik uit de koelkast (2°C tot 8°C) worden genomen. Andere opwarmingsmethoden mogen niet worden gebruikt. Het is normaal om een grote luchtbel te zien. Men mag de luchtbel niet proberen te verwijderen.
Het is belangrijk om telkens van injectieplaats te veranderen. Injectieplaatsen omvatten de buik, het bovenste gedeelte van de dij of de buitenkant van de bovenarm. Als in de bovenarm wordt geïnjecteerd moet de injectie worden toegediend door een andere persoon. Injectie in het middel en andere plaatsen waar druk of wrijving door kleding kan optreden, moet worden vermeden. Dit geneesmiddel mag niet worden geïnjecteerd in tatoeages, moedervlekken, blauwe plekken, plaatsen met huiduitslag of plaatsen waar de huid gevoelig, rood, hard, gekneusd, beschadigd, verbrand of ontstoken is.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Chronische of onverklaarde trombocytopenie. Behandeling dient niet te worden gestart bij patiënten met trombocytopenie (bloedplaatjesaantal < 140 x 109/l).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Trombocytopenie
Gebruik van Waylivra gaat zeer vaak gepaard met verlagingen van het aantal trombocyten bij patiënten met FCS, wat kan leiden tot trombocytopenie (zie rubriek 4.8). Patiënten met een lager lichaamsgewicht (minder dan 70 kg) kunnen gevoeliger zijn voor trombocytopenie tijdens de behandeling met dit geneesmiddel. Zorgvuldige controle op trombocytopenie is belangrijk tijdens de behandeling met dit geneesmiddel bij patiënten met FCS (zie rubriek 4.2). Aanbevelingen voor aanpassingen van de controle- en toedieningsfrequentie staan vermeld in Tabel 1 (zie rubriek 4.2).
Stopzetting van bloedplaatjesaggregatieremmers/NSAID's/anticoagulantia moet worden overwogen bij bloedplaatjeswaarden <75 x 109/l. Behandeling met deze geneesmiddelen moet worden gestaakt bij bloedplaatjeswaarden van < 50 x 109/l (zie rubriek 4.5).
Patiënten moeten worden geïnstrueerd om het onmiddellijk aan hun arts te melden als ze verschijnselen van bloeding ervaren, zoals petechiën, spontane bloeduitstortingen, subconjunctivale bloedingen of andere ongebruikelijke bloedingen (waaronder bloedneuzen, bloeding van het tandvlees, bloed in de ontlasting of ongewoon zware menstruatie), nekstijfheid, ongewone ernstige hoofdpijn of langdurig bloedverlies.
LDL-C-waarden
Bij behandeling met Waylivra kunnen LDL-C-waarden stijgen, maar deze blijven meestal binnen het normale bereik.
Niertoxiciteit
Niertoxiciteit is waargenomen na toediening van volanesorsen en andere subcutaan en intraveneus toegediende antisense oligonucleotiden. Driemaandelijkse routinecontrole met een urineteststrip wordt aanbevolen voor controle op aanwijzingen van niertoxiciteit. In het geval de beoordeling positief is, dient een uitgebreidere evaluatie van de nierfunctie te worden uitgevoerd, waaronder de serumcreatininewaarde en de verzameling van 24-uursurine om de proteïnurie te kwantificeren en de creatinineklaring te beoordelen. De behandeling dient te worden gestaakt bij een proteïnurie van ≥ 500 mg/24 uur of bij een toename van serumcreatinine van ≥ 0,3 mg/dl (26,5 μmol/l) dat is > ULN, of bij een creatinineklaring zoals geschat middels de CKD-EPI-vergelijking van ≤ 30 ml/min/1,73 m2. Behandeling dient ook te worden gestaakt bij klinische klachten of verschijnselen van verminderde nierfunctie in afwachting van de eerder genoemde analyses ter bevestiging.
Levertoxiciteit
Verhogingen van leverenzymen zijn waargenomen na toediening van andere subcutaan en intraveneus toegediende antisense oligonucleotiden. Controle op levertoxiciteit middels serumleverenzymen en beoordeling van bilirubine dienen elke drie maanden te worden uitgevoerd. De behandeling dient te worden gestaakt bij een enkele toename van ALAT of ASAT van > 8 x ULN, of een toename van > 5 x ULN, die ≥ 2 weken aanhoudt, of een lagere toename van ALAT of ASAT die gepaard gaat met totale bilirubine van > 2 x ULN of INR > 1,5. Behandeling dient ook te worden gestaakt bij klinische klachten of verschijnselen van verminderde leverfunctie of hepatitis.
Immunogeniciteit en ontsteking
Er is geen bewijs van een gewijzigd veiligheidsprofiel of klinische respons gerelateerd aan de aanwezigheid van antistoffen tegen geneesmiddelen. Indien vorming van antistoffen tegen geneesmiddelen met een klinisch significant effect wordt vermoed, neem dan contact op met de houder van de vergunning voor het in de handel brengen voor overleg over het testen op antistoffen.
Monitoren van ontstekingen moet via een driemaandelijkse beoordeling van de erytrocytbezinkingssnelheid (ESR) worden geëvalueerd.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis van 285 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen klinisch onderzoek naar interacties met geneesmiddelen uitgevoerd.
Klinisch relevante farmacokinetische interacties worden niet verwacht tussen volanesorsen en substraten, inductoren of remmers van cytochroom P450 (CYP) -enzymen en geneesmiddeltransporters. Het is niet bekend of de triglyceridenverlaging door volanesorsen en de mogelijk daaruit voortvloeiende afname van ontsteking leidt tot normalisering van de expressie van CYP-enzymen.
In klinisch onderzoek werd dit geneesmiddel gebruikt in combinatie met fibraten en visolie zonder gevolgen voor de farmacodynamiek of farmacokinetiek van het geneesmiddel. Er werden geen bijwerkingen gerelateerd aan geneesmiddel-geneesmiddelinteracties gemeld tijdens het klinische programma, maar dit is gebaseerd op beperkte gegevens.
Het effect van gelijktijdige toediening van dit geneesmiddel met alcohol of geneesmiddelen waarvan bekend is dat ze hepatotoxisch kunnen zijn (bijv. paracetamol), is niet bekend. Als zich klachten en verschijnselen van hepatotoxiciteit ontwikkelen dient het gebruik van het hepatotoxische geneesmiddel te worden gestaakt.
Antitrombotische middelen en geneesmiddelen die het aantal bloedplaatjes kunnen verlagen Het is niet bekend of het risico van bloedingen wordt verhoogd door gelijktijdig gebruik van volanesorsen en antitrombotische middelen of geneesmiddelen die het aantal bloedplaatjes kunnen verlagen of de bloedplaatjesfunctie kunnen beïnvloeden. Stopzetting van
bloedplaatjesaggregatieremmers/NSAID's/anticoagulantia moet worden overwogen bij bloedplaatjeswaarden van < 75 x 109/l en behandeling met deze geneesmiddelen moet worden gestaakt bij bloedplaatjeswaarden van < 50 x 109/l (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van volanesorsen bij zwangere vrouwen.
De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Uit voorzorg heeft het de voorkeur het gebruik van dit geneesmiddel te vermijden tijdens de zwangerschap.
Borstvoeding
In niet-klinische studies waren de spiegels van volanesorsen zeer laag in de melk van zogende muizen. Uit beschikbare farmacodynamische/toxicologische gegevens bij dieren blijkt dat zeer lage hoeveelheden van volanesorsen in melk worden uitgescheiden (zie rubriek 5.3). Vanwege de slechte orale biologische beschikbaarheid van dit geneesmiddel wordt het onwaarschijnlijk geacht dat deze lage melkconcentraties zouden resulteren in systemische blootstelling door borstvoeding.
Het is niet bekend of volanesorsen of metabolieten daarvan in de moedermelk worden uitgescheiden.
Risico voor pasgeborenen kan niet worden uitgesloten.
Er moet worden besloten of de borstvoeding moet worden gestaakt of dat behandeling met volanesorsen moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van dit geneesmiddel op de menselijke vruchtbaarheid. Volanesorsen had geen effect op de vruchtbaarheid bij muizen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Volanesorsen heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In klinisch onderzoek bij patiënten met FCS waren de meest gemelde bijwerkingen tijdens de behandeling een verminderd aantal trombocyten, trombocytopenie (zie rubriek 4.4) en reacties op de injectieplaats, die tijdens het hoofdonderzoek voorkwamen bij respectievelijk 29%, 21% en 82% van de patiënten.
Lijst van bijwerkingen in tabelvorm
Tabel 2 geeft de bijwerkingen weer van de fase 3-onderzoeken waarin aan patiënten met FCS subcutaan volanesorsen werd toegediend.
De frequentie van bijwerkingen wordt gedefinieerd volgens de volgende conventie: zeer vaak (≥1/10); vaak (≥1/100 tot <1/10); soms (≥1/1000 tot <1/100); zelden (≥1/10.000 tot <1/1000); zeer zelden (<1/10.000); en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 2: Samenvatting van bijwerkingen in klinische studies bij patiënten met FCS (N = 87)
| Systeem/orgaanklasse | Zeer vaak | Vaak |
Bloed- en lymfestelselaandoeningen | Trombocytopenie | Leukopenie Lymfopenie Eosinofilie Immuuntrombocytopenische purpura Spontaan hematoom |
| Immuunsysteemaandoeningen | Immunisatiereactie Overgevoeligheid Serumziekte-achtige reactie | |
Voedings- en stofwisselingsstoornissen | Diabetes mellitus | |
| Psychische stoornissen | Slapeloosheid | |
| Zenuwstelselaandoeningen | Hoofdpijn | Syncope Hypesthesie Presyncope Retinale migraine Duizeligheid Tremor |
| Oogaandoeningen | Conjunctivale bloeding Wazig zien | |
| Bloedvataandoeningen | Hypertensie Bloeding Hematoom Opvliegers | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Dyspnoe Faryngeaal oedeem Piepende ademhaling Epistaxis Hoesten Verstopte neus | |
| Maagdarmstelselaandoeningen | Misselijkheid Diarree |
| Systeem/orgaanklasse | Zeer vaak | Vaak |
Braken Opgezette buik Buikpijn Droge mond Tandvleesbloeding Mondbloeding Oorspeekselkliervergroting Dyspepsie Tandvleeszwelling | ||
Huid- en onderhuidaandoeningen | Erytheem Pruritus Uitslag Urticaria Hyperhidrose Petechiën Ecchymose Nachtzweten Papula Hypertrofie van de huid Opzwellend gezicht | |
| Skeletspierstelsel- en bindweefselaandoeningen | Myalgie | Artralgie Pijn in extremiteit Artritis Musculoskeletale pijn Rugpijn Nekpijn Pijn in de kaak Spierspasmen Gewrichtsstijfheid Myositis Perifere artritis |
Nier- en urinewegaandoeningen | Hematurie Proteïnurie | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Erytheem op de injectieplaats Pijn op de injectieplaats Zwelling op de injectieplaats Verkleuring op de injectieplaats Induratie op de injectieplaats Pruritus op de injectieplaats Kneuzingen op de injectieplaats Koude rillingen Oedeem op de injectieplaats | Hematoom op de injectieplaats Asthenie Vermoeidheid Reactie op de injectieplaats Pyrexie Hypesthesie op de injectieplaats Bloeding op de injectieplaats Warmte op de injectieplaats Droogheid op de injectieplaats Verbleking op de injectieplaats Urticaria op de injectieplaats Blaasjes op de injectieplaats Malaise Het warm hebben Griepachtige ziekte Irritatie op de injectieplaats Ontsteking op de injectieplaats Massa op de injectieplaats Oedeem Pijn |
| Systeem/orgaanklasse | Zeer vaak | Vaak |
| Paresthesie op de injectieplaats Korstjes op de injectieplaats Papula op de injectieplaats Uitslag op de injectieplaats Niet-cardiale pijn op de borst Bloeding door aanprikken bloedvat | ||
| Onderzoeken | Verminderd aantal bloedplaatjes | Verlaagd hemoglobine Verminderd aantal witte bloedcellen Bloedcreatinine verhoogd Bloedureum verhoogd Verminderde renale klaring creatinine Verhoogde leverenzymen Verhoogde internationale genormaliseerde ratio Verhoogde transaminasen |
| Letsels, intoxicaties en verrichtingscomplicaties | Contusie |
Beschrijving van geselecteerde bijwerkingen
Trombocytopenie
In het fase 3-hoofdonderzoek bij patiënten met FCS (het APPROACH-onderzoek) werden bevestigde verlagingen van het aantal trombocyten tot onder normaal (140 x 109/l) waargenomen bij 75% van de FCS-patiënten die werden behandeld met volanesorsen en bij 24% van de placebopatiënten; bevestigde verlagingen tot minder dan 100 x 109/l werden waargenomen bij 47% van de patiënten die met volanesorsen werden behandeld, vergeleken met geen enkele placebopatiënt. Van de 5 patiënten die met de therapie stopten vanwege bloedplaatjeswaarden in APPROACH, hadden 2 patiënten bloedplaatjeswaarden van < 25 x 109/l en 3 patiënten bloedplaatjeswaarden tussen de 50 x 109/l en 75 x 109/l. In dit onderzoek werd ook gerapporteerd dat er een verminderd aantal trombocyten was gemeld bij 11 (33%) patiënten die werden behandeld met volanesorsen, vergeleken met 1 (3%) placebopatiënt, en dat trombocytopenie was gemeld bij 4 (12%) patiënten die werden behandeld met volanesorsen, vergeleken met geen enkele placebopatiënt.
In de open-label extensie (CS7) werden bevestigde verlagingen van het aantal trombocyten tot onder normaal (140 x 109/l) waargenomen bij 52 (79%) patiënten in totaal, waaronder 37 (74%) patiënten in de behandelingsnaïeve groep. Bevestigde verlagingen tot onder 100 x 109/l werden waargenomen bij 33 (50%) patiënten in totaal, waaronder 24 (48%) behandelingsnaïeve patiënten. In de open-label extensie stopten 11 patiënten vanwege trombocytopenie en bloedplaatjesgerelateerde voorvallen. Geen van deze patiënten had ernstige bloedingsincidenten en ze herstelden allemaal tot normale bloedplaatjesniveaus na stopzetting van het geneesmiddel en toediening van glucocorticoïden bij wie dit medisch geïndiceerd was. In deze open-label extensiestudie werd bij 16 (24%) patiënten een verminderd aantal trombocyten en bij 14 (21%) patiënten trombocytopenie gemeld.
Op basis van de samengevoegde gegevens uit het APPROACH-onderzoek en het CS7-onderzoek werd een verminderd aantal trombocyten bij 25 (29%) patiënten en trombocytopenie bij 18 (21%) patiënten gemeld.
Immunogeniciteit
In de klinische fase 3-onderzoeken (CS16 en APPROACH) testten 16% en 33% van de met volanesorsen behandelde patiënten positief voor antistoffen tegen het geneesmiddel tijdens een behandeling van respectievelijk 6 maanden en 12 maanden. Er werd geen bewijs van een veranderd veiligheidsprofiel of een veranderde klinische respons geassocieerd met de aanwezigheid van antistoffen tegen het geneesmiddel gevonden, maar dit is gebaseerd op de beperkte langetermijngegevens (zie rubriek 4.4).
Reacties op de injectieplaats
Reacties op de injectieplaats, gedefinieerd als plaatselijke huidreacties op de injectieplaats die langer dan 2 dagen aanhielden, deden zich voor bij 79% van de met volanesorsen behandelde patiënten in het APPROACH-onderzoek en bij 81% van de patiënten in de bijbehorende open-label extensie (CS7). Reacties op de injectieplaats deden zich voor bij 80% van de met volanesorsen behandelde patiënten in beide onderzoeken. Deze lokale reacties waren meestal mild en bestonden doorgaans uit 1 of meer van de volgende reacties: erytheem, pijn, pruritus of plaatselijke zwelling. Reacties op de injectieplaats deden zich niet voor bij alle injecties en resulteerden voor 1 patiënt in stopzetting van deelname aan het APPROACH-onderzoek en voor 1 patiënt in stopzetting van deelname aan de open-label extensie (CS7).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen klinische ervaring wat betreft overdosering met dit geneesmiddel. In geval van overdosering moeten de patiënten nauwlettend geobserveerd worden en moet, indien nodig, ondersteunende behandeling worden toegepast. Symptomen van overdosering zullen naar verwachting beperkt blijven tot constitutionele symptomen en reacties op de injectieplaats.
Het is onwaarschijnlijk dat hemodialyse een gunstige werking heeft omdat volanesorsen snel door cellen wordt opgenomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: lipidenmodificerende middelen, andere lipidenmodificerende middelen, ATC-code: C10AX18
Werkingsmechanisme
Volanesorsen is een antisense oligonucleotide dat is ontworpen om de vorming van apoC-III te remmen, een eiwit waarvan bekend is dat het zowel het triglyceridenmetabolisme reguleert als de klaring van chylomicronen en andere triglyceridenrijke lipoproteïnen door de lever. De selectieve binding van volanesorsen aan het apoC-III boodschapper-ribonucleïnezuur (mRNA) in het 3'-niet-getransleerde regio op basepositie 489-508 veroorzaakt de afbraak van het mRNA. Deze binding voorkomt translatie van het apoC-III eiwit, waardoor een remmer van triglyceridenklaring wordt verwijderd en metabolisme via een LPL-onafhankelijke route mogelijk wordt gemaakt.
Farmacodynamische effecten
Effecten van Waylivra op lipidenparameters
In APPROACH, de klinische fase 3-studie bij patiënten met FCS, verminderde Waylivra nuchtere spiegels van triglyceriden, totaal cholesterol, niet-HDL-cholesterol, apoC-III, apoB-48 en chylomicrontriglyceriden en verhoogde het LDL-C, HDL-C en apoB (zie Tabel 3).
Tabel 3: Gemiddelde uitgangswaarden en procentuele verandering in lipidenparameters van uitgangswaarden tot maand 3
Lipidenparameter (g/l voor apoC-III, apoB en apoB-48; mmol/l voor cholesterol en triglyceriden) | Placebo (N = 33) | Volanesorsen 285 mg (N = 33) | ||
| Uitgangswaarde | % Verandering | Uitgangswaarde | % Verandering | |
| Triglyceriden | 24,3 | +24% | 25,6 | -72% |
| Totaal cholesterol | 7,3 | +13% | 7,6 | -39% |
| LDL-C | 0,72 | +7% | 0,73 | +139% |
| HDL-C | 0,43 | +5% | 0,44 | +45% |
| Niet-HDL-C | 6,9 | +14% | 7,1 | -45% |
| ApoC-III | 0,29 | +6% | 0,31 | -84% |
| ApoB | 0,69 | +2% | 0,65 | +20% |
| ApoB-48 | 0,09 | +16% | 0,11 | -75% |
| Chylomicrontriglyceriden | 20 | +38% | 22 | -77% |
Elektrofysiologie van het hart
Bij een geneesmiddelconcentratie van 4,1 maal de piekplasmaconcentraties (Cmax) van de maximaal aanbevolen dosis (285 mg subcutane injectie) verlengde volanesorsen het voor het hartritme gecorrigeerde QT (QTc) -interval niet.
Klinische werkzaamheid en veiligheid
APPROACH-onderzoek bij patiënten met FCS
Het APPROACH-onderzoek is een gerandomiseerde, dubbelblinde, placebogecontroleerde multicenter klinische studie van 52 weken bij 66 patiënten met FCS, waarbij 285 mg volanesorsen als een subcutane injectie werd beoordeeld (33 behandeld met volanesorsen, 33 met placebo). De belangrijkste inclusiecriteria waren een diagnose van FCS (type 1 hyperlipoproteïnemie) in combinatie met een voorgeschiedenis van chylomicronemie, blijkend uit documentatie van melkachtig serum of uit documentatie van nuchtere TG-meting ≥ 880 mg/dl.
Diagnose van FCS vereiste documentatie van ten minste één van het onderstaande:
- a) Vastgesteld homozygoot, samengesteld heterozygoot of dubbel heterozygoot voor bekende verlies-van-functie-mutaties in Type 1-veroorzakende genen (zoals LPL, APOC2, GPIHBP1 of LMF1)
- b) Post-heparine plasma LPL-activiteit van ≤ 20% van normaal.
Patiënten die binnen 2 jaar voorafgaand aan de screening Glybera gebruikten, werden van het onderzoek uitgesloten.
Negentien van de 33 patiënten in de volanesorsen-groep voltooiden 12 maanden onderzoeksbehandeling. Dertien van deze patiënten hadden dosisaanpassing/onderbreking tijdens het onderzoek. Van de 13 patiënten hadden 5 een dosisonderbreking, 5 een dosisaanpassing, en 3 zowel een dosisonderbreking als een dosisaanpassing.
De gemiddelde leeftijd was 46 jaar (spreiding 20-75 jaar; 5 patiënten ≥ 65 jaar oud); 45% waren mannen; 80% was blank, 17% was Aziatisch en 3% was van andere rassen. De gemiddelde body mass index was 25 kg/m2. Een voorgeschiedenis van gedocumenteerde acute pancreatitis werd gemeld bij 76% van de patiënten en een voorgeschiedenis van diabetes werd gemeld bij 15% van de patiënten; 21% van de patiënten had een geregistreerde voorgeschiedenis van lipaemia retinalis en 23% van de patiënten had een geregistreerde voorgeschiedenis van eruptieve xanthomen. De mediane leeftijd bij diagnose was 27 jaar, en voor 23% was de afwezigheid van een bekende genetische FCS-mutatie aangetoond.
Bij aanvang van het onderzoek onderging 55% van de patiënten lipidenverlagende therapieën (48% op fibraten, 29% op visoliën, 20% HMG-CoA-reductaseremmers), 27% gebruikte pijnstillers, 20% gebruikte bloedplaatjesaggregatieremmers en 14% gebruikte voedingssupplementen. Lipidenverlagende achtergrondtherapieën bleven constant gedurende het onderzoek. Het werd patiënten verboden binnen 4 weken voorafgaand aan de screening of tijdens het onderzoek plasmaferese te ondergaan; 11% van de patiënten had eerder gentherapie ondergaan voor lipoproteïnelipasedeficiëntie (d.w.z. alipogene tiparvovec), gemiddeld 8 jaar voorafgaand aan het begin van dit onderzoek. Na een inloopperiode van 6 weken met dieet was de gemiddelde nuchtere triglyceridenspiegel bij baseline 2.209 mg/dl (25,0 mmol/l). Naleving van het dieet en alcoholbeperking werd versterkt door middel van periodieke adviesgesprekken tijdens het onderzoek.
Waylivra leidde tot een statistisch significante vermindering van de triglyceridenspiegels in vergelijking met placebo op het primaire eindpunt voor werkzaamheid, gedefinieerd als procentuele verandering in nuchtere triglyceriden van uitgangswaarden tot maand 3, naast een lagere incidentie van pancreatitis gedurende de behandelingsperiode van 52 weken in een post-hoc analyse (Tabel 4).
Op het primaire eindpunt van de werkzaamheid was het behandelingsverschil tussen volanesorsen en placebo voor de gemiddelde procentuele verandering in nuchtere triglyceriden -94% (95%-BI: -122% -67%; p ˂ 0,0001), met een daling van -77% ten opzichte van de uitgangswaarde (95%-BI: -97, -56) bij patiënten die volanesorsen ontvingen en een toename van 18% ten opzichte van de uitgangswaarde (95%-BI: -4, 39) bij patiënten die placebo kregen (Tabel 4).
Tabel 4: Gemiddelde verandering in nuchtere triglyceriden t.o.v. uitgangswaarden in de placebogecontroleerde fase 3-studie bij patiënten met FCS bij maand 3 (APPROACH)
| Placebo (N = 33) | Volanesorsen 285 mg (N = 33) | Relatief verschil in verandering versus placebo | |
LS gemiddelde procentuele verandering (95%-BI) | +18% (-4, 39) | -77% (-97, -56) | -94%* (-122, -67) |
LS gemiddelde absolute verandering (95%-BI) mg/dl of mmol/l | +92 (-301, +486) mg/dl +1 (-3, +5) mmol/l | -1.712 (-2.094, -1.330) mg/dl -19 (-24, -15) mmol/l | -1.804 (-2.306, -1.302) mg/dl -20 (-26, -15) mmol/l |
*p-waarde < 0,0001 (primair eindpunt van de werkzaamheid)
Verschil = Kleinste Kwadraten (LS) gemiddelde van [% verandering volanesorsen - % verandering placebo] (ANCOVA-model)
Het begin van de afname was snel; de scheiding ten opzichte van placebo werd al waargenomen na 4 weken en de maximale respons werd waargenomen na 12 weken, met een klinisch en statistisch significante vermindering van triglyceriden die werd gehandhaafd gedurende 52 weken (Figuur 1). De gemiddelde procentuele verandering in nuchtere triglyceridenspiegels was significant verschillend tussen de volanesorsen- en placebo-armen na 3, 6 en 12 maanden; de volanesorsen-arm omvatte patiënten die de toediening niet volledig hadden voltooid, maar die terugkwamen voor beoordelingen tijdens de 52 weken durende studie. Er waren geen significante verschillen in behandelingseffect binnen de stratificatiefactoren van aanwezigheid of afwezigheid van gelijktijdige omega-3-vetzuren of fibraten.
Figuur 1: LS gemiddelde procentuele verandering in nuchtere triglyceriden in het fase 3-onderzoek bij patiënten met FCS (APPROACH)
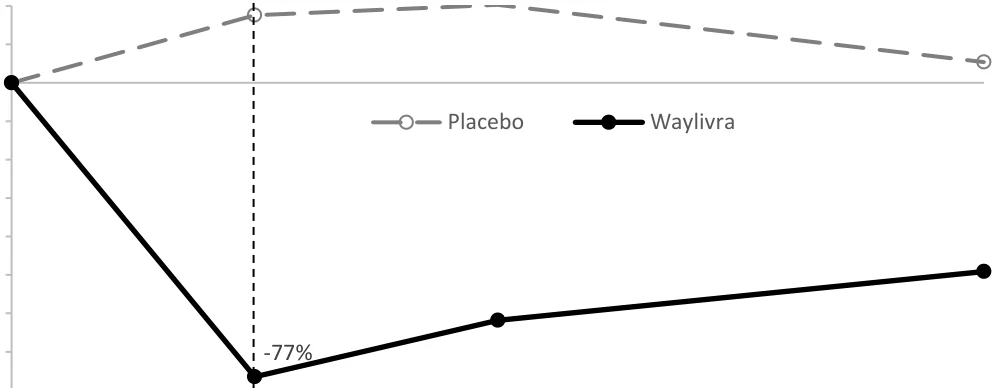
De kleinste kwadraten (LS) gemiddelde procentuele verandering in nuchtere triglyceriden ten opzichte van de uitgangswaarden op basis van de waargenomen gegevens worden weergegeven.
Verschil = Kleinste Kwadraten (LS) gemiddelde van [% verandering volanesorsen - % verandering placebo] (ANCOVA-model)
p-waarde van ANCOVA-model < 0,0001 op maand 3 (primair eindpunt van werkzaamheid), maand 6 en maand 12
Aanvullende werkzaamheidsresultaten voor veranderingen in triglyceriden zijn weergegeven in Tabel
- 5. De meeste patiënten die met volanesorsen werden behandeld, vertoonden een klinisch significante vermindering van triglyceriden.
Tabel 5: Aanvullende resultaten voor veranderingen in triglyceriden in het APPROACH-onderzoek (primair eindpunt na maand 3)
| Parameter na maand 3a | Placebo (N = 31) | Volanesorsen 285 mg (N = 30) |
| Percentage van patiëntenb met nuchtere plasmatriglyceriden < 750 mg/dl (8,5 mmol/l)* | 10% | 77% |
| Percentage van patiëntenc met ≥ 40% vermindering van nuchtere triglyceriden** | 9% | 88% |
a Het maand 3-eindpunt werd gedefinieerd als het gemiddelde van de evaluaties van de nuchtere triglyceridenspiegel in week 12 (dag 78) en week 13 (dag 85). Als één van deze bezoeken ontbrak, werd het andere bezoek als eindpunt gebruikt.
b De noemer voor de percentageberekening was het totale aantal patiënten in de volledige analyseset met nuchtere triglyceridenuitgangswaarden ≥ 750 mg/dl (of 8,5 mmol/l) in elke behandelingsgroep. c De noemer voor de percentageberekening was het totale aantal patiënten in elke behandelingsgroep. * p-waarde = 0,0001
** p-waarde < 0,0001
P-waarden van logistisch regressiemodel met behandeling, aanwezigheid van pancreatitis en gelijktijdige aanwezigheid van omega-3-vetzuren en/of fibraten als factoren, en logaritmisch getransformeerde uitgangswaarden van nuchtere triglyceriden als covariaat.
18%
-80%
-70%
-60%
-50%
-40%
-30%
-20%
-10%
0%
10%
20%
0 2 4 6 8 10 12
Maand Procentuele verandering ten opzichte van uitgangswaarden in nuchtere triglyceriden: Subgroep van patiënten met niet-ontbrekende eindpunten, volledige analyseset
In het APPROACH-onderzoek was de numerieke incidentie van pancreatitis bij patiënten die werden behandeld met volanesorsen lager dan bij placebopatiënten (3 patiënten en 4 gebeurtenissen bij 33 placebopatiënten versus 1 patiënt en 1 gebeurtenis bij 33 volanesorsenpatienten).
Een analyse van patiënten met een voorgeschiedenis van recidiverende pancreatitis (≥ 2 voorvallen in de 5 jaar voorafgaand aan studiedag 1) toonde een significante afname van pancreatitisaanvallen bij met volanesorsen behandelde patiënten in vergelijking met placebo behandelde patiënten (p = 0,0242). Van de 7 patiënten die 24 vastgestelde pancreatitisaanvallen hadden in de voorafgaande 5 jaar in de volanesorsengroep, ondervond er niet één een pancreatitisaanval tijdens de behandelingsperiode van 52 weken. Van de 4 patiënten die 17 vastgestelde pancreatitisaanvallen in de voorafgaande 5 jaar hadden in de placebogroep, ondervonden 3 patiënten 4 pancreatitisaanvallen tijdens de behandelingsperiode van 52 weken.
Open-label extensiestudie bij patiënten met FCS
CS7 is een multicenter, open-label fase 3-extensiestudie die is ontworpen om de veiligheid en werkzaamheid van toediening en langdurig gebruik met volanesorsen te evalueren bij patiënten met FCS. Alle patiënten die deelnamen hadden ofwel deelgenomen aan de APPROACH-studie, ofwel aan de CS16-studie, ofwel waren nieuwe FCS-patiënten die de kwalificatiebeoordelingen hadden voltooid voorafgaand aan het toegediend krijgen van 285 mg volanesorsen eenmaal per week of met een verminderde frequentie om redenen van veiligheid of verdraagbaarheid bepaald in hun indexonderzoek. In totaal werden 68 patiënten behandeld in dit onderzoek, waaronder 51 behandelingsnaïeve patiënten, 14 patiënten die volanesorsen hadden gekregen in onderzoek CS6 en 3 patiënten die volanesorsen hadden gekregen in onderzoek CS16. Vijftig patiënten hadden een dosisonderbreking, 45 een dosisaanpassing en 41 hadden zowel een dosisonderbreking als een dosisaanpassing.
Gegevens van de CS7-studie staan weergegeven in Tabel 6. De procentuele verandering in nuchtere triglyceriden van de indexstudieuitgangswaarden naar open-label maand 3 voor de APPROACH - en CS16-patiënten behandeld met volanesorsen was respectievelijk -49,2% en -64,9%. De procentuele verandering in nuchtere triglyceriden van de indexstudieuitgangswaarden naar open-label maand 6, maand 12 en maand 24 voor de APPROACH-patiënten behandeld met volanesorsen was respectievelijk -54,8%, -35,1% en -50,2%.
Tabel 6: Samenvatting van nuchtere triglyceriden (gemiddelde (SD, SEM), mg/dl) in de tijd in onderzoek CS7 (N=68)
| Tijdpun t | Behandelingsnaïeve groep (uitgangswaarden open-label onderzoeka, N = 51) | APPROACH -volanesorsen (uitgangswaarden indexonderzoeka, N = 14) | CS16-volanesorsen (uitgangswaarden indexonderzoeka, N = 3) | ||||||
| n | Waargeno men waarde | % veranderi ng t.o.v. de uitgangsw aarden | n | Waargen omen waarde | % veranderi ng t.o.v. de uitgangsw aarden | n | Waargen omen waarde | % veranderi ng t.o.v. de uitgangsw aarden | |
| Uitgangs -waardea | 51 | 2341 (1193, 167) | - | 14 | 2641 (1228, 328) | - | 3 | 2288 (1524, 880) | - |
| Maand 3 | 47 | 804 (564, 82) | -59,8 (37,0, 5,4) | 14 | 1266 (812, 217) | -49,2 (34,8, 9,3) | 3 | 855 (651, 376) | -64,9 (9,1, 5,3) |
| Maand 6 | 49 | 1032 (695, 99) | -45.5 (42,9, 6,1) | 13 | 1248 (927, 257) | -54,8 (23,8, 6,6) | 3 | 1215 (610, 352) | -43,0 (19,7, 11,4) |
| Maand | 45 | 1332 (962, | -36,3 | 12 | 1670 | -35.1 | 3 | 1351 (929, | -41,6 |
| 12 | 143) | (44,2, 6,6) | (11998, 346) | (45.6, 13.2) | 536) | (36,3, 21,0) | |||
| Maand 15 | 34 | 1328 (976, 167) | -35,6 (48,1, 8,2) | 10 | 1886 (1219, 386) | -26,5 (57,4, 18,1) | 2 | 1422 (190, 135) | 3,4 (23,3, 16,5) |
| Maand 18 | 27 | 1367 (938, 181) | -37,5 (45,6, 8,8) | 7 | 1713 (1122, 424) | -38,4 (32,2, 12,2) | 2 | 1170 (843, 596) | -24,0 (31,9, 22,6) |
| Maand 24 | 21 | 1331 (873, 190) | -40,5 (47,4, 10,3) | 5 | 1826 (1743, 780) | -50,2 (32,2, 14,4) | 2 | 1198 (1177, 832) | -26,3 (56,0, 39,6) |
a Uitgangswaarden voor de behandelingsnaïeve groep afkomstig uit de open-labelstudie CS7, en uitgangswaarden voor de APPROACH–volanesorsen- en CS16-volanesorsengroepen afkomstig uit de respectieve indexstudies.
Ouderen
Klinische onderzoeken omvatten 4 patiënten van 65 jaar met FCS, behandeld met volanesorsen in gerandomiseerde controlestudies (fase II-onderzoek CS2, 1 patiënt; APPROACH 3 patiënten), en 6 patiënten van 65 jaar en ouder in de open-label extensiestudie (CS7). Er werden geen algemene verschillen in veiligheid of werkzaamheid waargenomen tussen deze patiënten en jongere patiënten, maar de gegevens zijn beperkt in deze deelpopulatie.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met volanesorsen in één of meerdere subgroepen van pediatrische patiënten met familiair chylomicronemiesyndroom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Dit geneesmiddel is geregistreerd in het kader van een zogeheten ’voorwaardelijke toelating’. Dit betekent dat aanvullend bewijs over de baten van dit geneesmiddel wordt afgewacht. Het Europees Geneesmiddelenbureau zal nieuwe informatie over dit geneesmiddel op zijn minst eenmaal per jaar beoordelen en zo nodig deze SPC aanpassen.
5.2 Farmacokinetische eigenschappen
Absorptie
Na subcutane injectie worden piekplasmaconcentraties van volanesorsen doorgaans binnen 2 tot 4 uur bereikt. De absolute biologische beschikbaarheid van volanesorsen na een enkelvoudige subcutane toediening is ongeveer 80% (hoogstwaarschijnlijk is dit hoger omdat een oppervlak onder de curve (AUC) van 0 tot 24 uur werd gebruikt en volanesorsen een halfwaardetijd van > 2 weken heeft).
Na een dosis van 285 mg eenmaal per week bij patiënten met FCS is de geschatte geometrische gemiddelde (variatiecoëfficiënt % van het meetkundig gemiddelde) steady-state Cmax 8,92 μg/ml (35%), is AUC0-168h 136 μg*h/ml (38%), en is Cdal 127 ng/ml (58%) bij patiënten die negatief blijven voor antigeneesmiddel-antistoffen. Een alternatief doseringsschema van 285 mg volanesorsen elke twee weken resulteert in een Cdal, ss van ongeveer 58,0 ng/ml met een Cmax en AUC vergelijkbaar met het eenmaal per week doseringsschema.
Distributie
Volanesorsen werd snel en uitgebreid gedistribueerd naar weefsels na subcutane of intraveneuze toediening bij alle geëvalueerde species. Het geschatte steady-state distributievolume (Vss) bij patiënten met FCS is 330 l. Volanesorsen wordt in hoge mate gebonden aan menselijke plasma-eiwitten (> 98%) en de binding is concentratieonafhankelijk.
In-vitro-studies tonen aan dat volanesorsen geen substraat of remmer is van P-glycoproteïne (P-gp), borstkankerresistentie-eiwit (BCRP), organische aniontransporterende polypeptiden (OATP1B1, OATP1B3), de galzoutexportpomp (BSEP), organische kationtransporters (OCT1, OCT2) of organische aniontransporters (OAT1, OAT3).
Biotransformatie
Volanesorsen is geen substraat voor CYP-metabolisme en het wordt in weefsels door endonucleasen gemetaboliseerd tot kortere oligonucleotiden die vervolgens substraten zijn voor extra metabolisme door exonucleasen. Ongewijzigd volanesorsen is de belangrijkste circulerende component.
In–vitro-studies tonen aan dat volanesorsen geen remmer is van CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 of CYP3A4, of een inductor van CYP1A2, CYP2B6, of CYP3A4.
Eliminatie
Eliminatie omvat zowel metabolisme in weefsels als uitscheiding in de urine. De hoeveelheid in de urine teruggevonden oorspronkelijke geneesmiddel was bij mensen beperkt tot < 3% van de toegediende subcutane dosis binnen 24 uur na toediening. Het oorspronkelijke geneesmiddel en 5 tot 7 nucleotiden kortere metabolieten vertegenwoordigden respectievelijk ongeveer 26% en 55% van de in de urine teruggevonden oligonucleotiden. Na subcutane toediening is de terminale eliminatiehalfwaardetijd ongeveer 2 tot 5 weken.
Bij dieren verliep de eliminatie van volanesorsen langzaam en trad voornamelijk op via de uitscheiding via de urine, wat een weerspiegeling is van de snelle plasmaklaring, voornamelijk naar de weefsels. Zowel volanesorsen als kortere oligonucleotidenmetabolieten (voornamelijk 7-meer metabolieten, gegenereerd door 3'-deleties of 5'-deleties) werden geïdentificeerd in menselijke urine.
Lineariteit/non-lineariteit
Farmacokinetiek met één en meerdere doses van volanesorsen bij gezonde vrijwilligers en patiënten met hypertriglyceridemie hebben aangetoond dat de Cmax van volanesorsen dosisproportioneel is in een dosisbereik van 100 tot 400 mg en dat de AUC iets meer dan dosisproportioneel is in hetzelfde dosisbereik. Steady-state werd ongeveer 3 maanden na aanvang met volanesorsen bereikt. Accumulatie in Cdal werd waargenomen (7- tot 14-voudig) en er werd weinig of geen toename in Cmax of AUC waargenomen na wekelijkse s.c. toediening over een dosisbereik van 200 tot 400 mg. Er werd enige accumulatie in AUC en Cmax waargenomen bij een dosis van 50 tot 100 mg. Aangezien de toegediende dosis 285 mg om de twee weken zal zijn, of 142,5 mg per week, wordt weinig toename in Cmax of AUC verwacht bij meervoudige toediening in de klinische setting.
Speciale patiëntengroepen
Verminderde nierfunctie
Een farmacokinetische populatie-analyse suggereert dat lichte en matige nierfunctiestoornis geen klinisch relevant effect heeft op de systemische blootstelling van volanesorsen. Er zijn geen gegevens beschikbaar over patiënten met ernstig verminderde nierfunctie.
Verminderde leverfunctie
De farmacokinetiek van volanesorsen bij patiënten met een verminderde leverfunctie is onbekend.
Leeftijd, geslacht, gewicht en ras
Op basis van de farmacokinetische populatieanalyse heeft leeftijd, lichaamsgewicht, geslacht of ras geen klinisch relevant effect op blootstelling aan volanesorsen. Er zijn beperkte gegevens beschikbaar voor proefpersonen > 75 jaar.
Anti-volanesorsen antilichaamvorming die de farmacokinetiek beïnvloedt
De vorming van volanesorsen-bindende antistoffen bleek de totale Cdal met 2 tot 19 keer te verhogen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, genotoxiciteit, carcinogeen potentieel, reproductie- en ontwikkelingstoxiciteit.
Dosis- en tijdsafhankelijke verlagingen van het aantal trombocyten werden waargenomen in studies met herhaalde doses bij cynomolgusapen. De afname was geleidelijk, zichzelf onderhoudend en nam niet af tot niveaus waarbij schadelijke effecten optraden. Bij individuele apen werd ernstige trombocytopenie opgemerkt in de 9 maanden durende studie van met geneesmiddel-behandelde groepen bij klinisch relevante blootstellingen; dit werd ook waargenomen in klinische onderzoeken. De daling in het aantal bloedplaatjes was niet acuut en daalde tot minder dan 50.000 cellen/μl. Het aantal bloedplaatjes herstelde na het staken van de behandeling, maar nam bij sommige apen weer af tot onder de 50.000 cellen/μl na hervatting van de behandeling. Een lager aantal bloedplaatjes werd ook waargenomen in studies met herhaalde toediening bij knaagdieren. Een werkingsmechanisme voor de waargenomen trombocytopenie is momenteel niet bekend.
In niet-klinische studies waren de spiegels van volanesorsen zeer laag in de melk van zogende muizen. De concentraties in moedermelk van muizen waren > 800 maal lager dan de effectieve weefselconcentraties in de lever van de moeder. Vanwege de slechte orale biologische beschikbaarheid van volanesorsen wordt het onwaarschijnlijk geacht dat deze lage melkconcentraties zouden resulteren in systemische blootstelling door borstvoeding (zie rubriek 4.6).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumhydroxide (voor aanpassing van de pH)
Zoutzuur (voor aanpassing van de pH)
Water voor injecties.
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
5 jaar.
Dit geneesmiddel kan uit de koelkast worden genomen en in de originele verpakking worden bewaard bij kamertemperatuur (onder 30°C) gedurende maximaal 6 weken. In deze periode van 6 weken kan het naar behoefte worden bewaard in de koelkast en op kamertemperatuur (tot 30°C). Dit geneesmiddel moet onmiddellijk worden weggegooid als het niet wordt gebruikt binnen de 6 weken na de eerste keer dat het uit de koelkast is genomen.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Type I glazen voorgevulde spuit voor eenmalig gebruik met een gesiliconiseerde chlorobutylrubberen stop en een ingezette naald met beschermdop, gevuld om 1,5 ml oplossing te leveren.
Verpakkingsgrootten van één voorgevulde spuit of multiverpakkingen met 4 (4 verpakkingen van 1) voorgevulde spuiten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Dit geneesmiddel moet vóór toediening visueel worden geïnspecteerd. De oplossing moet helder en kleurloos tot lichtgeel zijn. Als de oplossing troebel is of zichtbare deeltjes bevat, mag de inhoud niet worden geïnjecteerd en moet het geneesmiddel worden teruggebracht naar de apotheek. Gebruik elke voorgevulde spuit slechts één keer en doe hem daarna weg in een prikveilige naaldencontainer voor verwijdering overeenkomstig lokale voorschriften.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Akcea Therapeutics Ireland Ltd.
St. James House
72 Adelaide Road, Dublin 2
D02 Y017
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/19/1360/001
EU/1/19/1360/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 03 mei 2019
Datum van laatste verlenging: 04 april 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.