


SmPC (samenvatting van de productkenmerken) - Vyvgart
Vyvgart 20 mg/ml concentraat voor oplossing voor infusie
1. NAAM VAN HET GENEESMIDDEL
Vyvgart 20 mg/ml concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon van 20 ml bevat 400 mg efgartigimod alfa (20 mg/ml).
Efgartigimod alfa is een van humaan recombinant immunoglobuline‑G1 (IgG1) afgeleid Fc‑fragment dat wordt vervaardigd in ovariumcellen van de Chinese hamster met behulp van DNA-recombinatietechniek.
Hulpstof(fen) met bekend effect
Elke injectieflacon bevat 33,2 mg natrium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat)
Kleurloos tot enigszins geel, helder tot enigszins opaalachtig, pH 6.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vyvgart is geïndiceerd als een aanvulling op de standaardtherapie voor de behandeling van volwassen patiënten met gegeneraliseerde myasthenia gravis (gMG) die positief testen op antilichamen tegen acetylcholinereceptoren (AChR).
4.2 Dosering en wijze van toediening
Efgartigimod alfa moet worden toegediend door een beroepsbeoefenaar in de gezondheidszorg en onder toezicht van een arts met ervaring in de behandeling van patiënten met neuromusculaire aandoeningen.
Dosering
De aanbevolen dosering is 10 mg/kg dat als een 1 uur durende intraveneuze infusie in cycli van eenmaal wekelijks gedurende 4 weken moet worden toegediend. Volgende behandelcycli moeten worden toegediend op basis van klinische evaluatie. De frequentie van behandelcycli kan per patiënt verschillen (zie rubriek 5.1).
Het vroegste tijdstip in het klinische ontwikkelingsprogramma voor het starten van een volgende behandelcyclus was 7 weken vanaf de eerste infusie uit de voorgaande cyclus.
De aanbevolen dosering bij patiënten die 120 kg of meer wegen, is 1.200 mg (3 injectieflacons) per infusie (zie rubriek 6.6).
Overgeslagen dosis
Als een geplande infusie niet mogelijk is, mag een behandeling binnen 3 dagen vóór of na het geplande tijdstip worden toegediend. Daarna dient het oorspronkelijke doseringsschema te worden hervat tot de behandelcyclus is voltooid. Als een dosis meer dan 3 dagen moet worden uitgesteld, mag de dosis niet worden toegediend om ervoor te zorgen dat twee opeenvolgende doses met een tussenpoos van minimaal 3 dagen worden gegeven.
Speciale patiëntengroepen
Ouderen
Bij patiënten van 65 jaar en ouder is dosisaanpassing niet nodig (zie rubriek 5.2).
Nierfunctiestoornis
Er zijn beperkte gegevens beschikbaar over de veiligheid en werkzaamheid bij patiënten met een lichte nierfunctiestoornis; bij patiënten met een lichte nierfunctiestoornis is dosisaanpassing niet nodig. Er zijn zeer beperkte veiligheids- en werkzaamheidsgegevens over patiënten met een matige of ernstige nierfunctiestoornis (zie rubriek 5.2).
Leverfunctiestoornis
Er zijn geen gegevens beschikbaar over patiënten met een leverfunctiestoornis. Bij patiënten met een leverfunctiestoornis is dosisaanpassing niet nodig (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van efgartigimod alfa bij pediatrische patiënten zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Dit geneesmiddel mag alleen via een intraveneus infuus worden toegediend. Dien het niet toe als een intraveneuze push- of bolusinjectie. Het moet voorafgaand aan de toediening worden verdund met 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie zoals beschreven in rubriek 6.6.
Dit geneesmiddel moet gedurende 1 uur worden toegediend. Vóór toediening van efgartigimod alfa moet een geschikte behandeling voor infusie- en overgevoeligheidsgerelateerde reacties direct beschikbaar zijn. In geval van infusiereacties moet de infusie met lagere snelheid worden toegediend of worden onderbroken of kan deze helemaal worden stopgezet (zie rubriek 4.4).
Toediening
- Inspecteer de oplossing voorafgaand aan de toediening visueel op deeltjes.
- Infundeer de volledige 125 ml van het verdunde geneesmiddel gedurende 1 uur met gebruik van een filter van 0,2 µm. Dien de oplossing in zijn geheel toe en spoel de hele lijn aan het eind met 9 mg/ml (0,9%) natriumchlorideoplossing voor injectie.
- Vyvgart moet onmiddellijk na verdunning worden toegediend en de infusie van de verdunde oplossing moet binnen 4 uur na verdunning zijn voltooid.
De chemische en fysische stabiliteit na opening is aangetoond gedurende 24 uur bij 2 °C tot
8 °C. Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt, tenzij de verdunningsmethode de risico's van microbiële besmetting uitsluit. Als het middel niet onmiddellijk wordt gebruikt, ligt de verantwoordelijkheid voor de bewaarperiodes en de condities na opening bij de gebruiker. Niet in de vriezer bewaren. Laat het verdunde geneesmiddel vóór toediening op kamertemperatuur komen. Voltooi de infusie binnen 4 uur nadat het verdunde geneesmiddel uit de koelkast is gehaald. Het verdunde geneesmiddel mag op geen enkele andere wijze dan via omgevingslucht worden verwarmd.
- Indien er infusiereacties optreden, moet de infusie met lagere snelheid worden toegediend, worden onderbroken of helemaal worden stopgezet (zie rubriek 4.4).
Andere geneesmiddelen mogen niet via zijpoorten van het infuus worden geïnjecteerd of met
Vyvgart worden gemengd.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra‑indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Patiënten met Myasthenia Gravis Foundation of America (MGFA-) klasse V
Behandeling met efgartigimod alfa van patiënten met MGFA‑klasse V (d.w.z. myasthenische crisis), gedefinieerd als intubatie met of zonder mechanische beademing behalve in de setting van reguliere postoperatieve zorg, is niet onderzocht. De volgorde van de aanvang van therapie tussen vaste therapieën voor een myasthenische crisis en efgartigimod alfa en hun mogelijke interacties moeten worden overwogen (zie rubriek 4.5).
Infecties
Omdat efgartigimod alfa een tijdelijke daling van de IgG‑spiegel veroorzaakt, kan het risico op infecties toenemen (zie rubriek 4.8 en 5.1). De meest voorkomende infecties die bij klinische studies werden waargenomen, waren infecties van de bovenste luchtwegen en urineweginfecties (zie rubriek 4.8). Patiënten moeten tijdens behandeling met Vyvgart worden gemonitord op klinische klachten en verschijnselen van infecties. Bij patiënten met een actieve infectie moeten de voordelen en risico's van het voortzetten of staken van de behandeling met efgartigimod alfa worden afgewogen totdat de infectie is verdwenen. Als er ernstige infecties optreden, moet uitstel van de behandeling met efgartigimod alfa worden overwogen totdat de infectie is verdwenen.
Infusiereacties en overgevoeligheidsreacties
Er kunnen infusiereacties zoals uitslag of pruritus optreden. De infusiereacties waren licht tot matig in de klinische studie en leidden niet tot stopzetting van de behandeling. Patiënten dienen tijdens toediening en gedurende 1 uur daarna te worden gemonitord op klinische klachten en verschijnselen van infusiereacties. Wanneer er een reactie optreedt, moet de infusie, afhankelijk van de ernst van de reactie, met lagere snelheid worden toegediend, worden onderbroken of helemaal worden stopgezet en moeten er passende ondersteunende maatregelen worden ingesteld. Zodra de reactie voorbij is, kan de toediening voorzichtig worden hervat, op basis van klinische evaluatie.
Er zijn in de postmarketingperiode gevallen van anafylactische reactie gemeld. Als er een vermoeden is van een anafylactische reactie, moet onmiddellijk met de toediening van Vyvgart worden gestopt en moet een geschikte medische behandeling worden ingesteld. Patiënten moeten worden geïnformeerd over de tekenen en symptomen van overgevoeligheids- en anafylactische reacties en erop worden gewezen dat ze onmiddellijk contact moeten opnemen met hun zorgverlener als deze tekenen en symptomen zich voordoen.
Inentingen
Alle vaccins moeten worden toegediend volgens de immunisatierichtlijnen.
De veiligheid van inentingen met levende of levende verzwakte vaccins en de reactie op inenting met deze vaccins tijdens behandeling met efgartigimod alfa zijn onbekend. Voor patiënten die worden behandeld met efgartigimod alfa wordt vaccinatie met levende of levende verzwakte vaccins in het algemeen niet aanbevolen. Als vaccinatie met levende of levende verzwakte vaccins nodig is, moeten deze vaccins uiterlijk 4 weken voor de behandeling worden toegediend en minimaal 2 weken na de laatste dosis efgartigimod alfa.
Andere vaccins kunnen zo nodig worden toegediend op elk tijdstip tijdens de behandeling met efgartigimod alfa.
Immunogeniciteit
In de dubbelblinde placebogecontroleerde studie werden bij 25/165 (15%) patiënten met gMG bestaande antilichamen gedetecteerd die binden aan efgartigimod alfa. Antilichamen tegen efgartigimod alfa, geïnduceerd door de behandeling, werden gedetecteerd bij 17/83 (21%) patiënten. Bij 3 van deze 17 patiënten bleven de door de behandeling geïnduceerde antilichamen tegen het geneesmiddel (anti-drug antibodies, ADA's) bestaan tot het einde van de studie. Neutraliserende antilichamen werden gedetecteerd bij 6/83 (7%) van de met Vyvgart behandelde patiënten, waaronder de 3 patiënten met aanhoudende door de behandeling geïnduceerde ADA's. Herbehandeling veroorzaakte geen verhoging in incidentie of titers van antilichamen tegen efgartigimod alfa.
Antilichamen tegen efgartigimod alfa hadden geen duidelijke invloed op de klinische werkzaamheid of veiligheid, noch op de farmacokinetiek en de farmacodynamische parameters.
Therapieën met immunosuppressiva en anticholinesterasen
Als therapieën met niet‑steroïde immunosuppressiva, corticosteroïden en anticholinesterasen worden verminderd of stopgezet, moeten patiënten nauwgezet worden gemonitord op tekenen van exacerbatie van de ziekte.
Hulpstoffen met bekend effect
Natrium
Dit geneesmiddel bevat 33,2 mg natrium per injectieflacon, overeenkomend met 1,7% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene. Dit geneesmiddel zal verder bereid worden voor toediening met een oplossing die natrium bevat (zie rubriek 6.6) en hiermee dient rekening te worden gehouden in verband met de totale hoeveelheid natrium uit alle bronnen die de patiënt per dag tot zich neemt.
Polysorbaten
Dit geneesmiddel bevat 8,2 mg polysorbaat 80 in elke injectieflacon. Dit komt overeen met 0,4 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Efgartigimod alfa kan de concentraties verlagen van verbindingen die zich aan de humane neonatale Fc-receptor (FcRn) binden, d.w.z. immunoglobulineproducten, monoklonale antilichamen of antilichaamderivaten die het humane Fc‑domein van de IgG‑subklasse bevatten. Aanbevolen wordt om de start van de behandeling met deze producten indien mogelijk uit te stellen tot 2 weken na de laatste dosis van een behandelcyclus met Vyvgart. Patiënten die Vyvgart krijgen tijdens de behandeling met deze producten moeten uit voorzorg nauwgezet worden gemonitord op de beoogde werkzaamheidsrespons op deze producten.
Plasmawisseling, immunoadsorptie en plasmaferese kunnen het circulerende gehalte aan efgartigimod alfa verlagen.
Alle vaccins moeten worden toegediend volgens de immunisatierichtlijnen.
De mogelijke interactie met vaccins werd onderzocht in een niet‑klinisch model met Keyhole Limpet Hemocyanin (KLH) als het antigeen. De wekelijkse toediening van 100 mg/kg aan apen had geen invloed op de immuunrespons op inenting met KLH.
Voor patiënten die worden behandeld met efgartigimod alfa wordt vaccinatie met levende of levende verzwakte vaccins in het algemeen niet aanbevolen. Als vaccinatie met levende of levende verzwakte vaccins nodig is, moeten deze vaccins uiterlijk 4 weken voor de behandeling worden toegediend en minimaal 2 weken na de laatste dosis efgartigimod alfa (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van efgartigimod alfa bij zwangere vrouwen. Van antilichamen, met inbegrip van therapeutische monoklonale antilichamen, is bekend dat zij actief door de placenta heen worden getransporteerd (na 30 weken zwangerschap) door binding aan de FcRn.
Efgartigimod alfa kan via de moeder op de groeiende foetus worden overgebracht. Omdat efgartigimod alfa naar verwachting het gehalte aan antilichamen van de moeder zal verlagen en naar verwachting ook de overdracht van antilichamen van de moeder op de foetus zal remmen, wordt afname van de passieve bescherming van de pasgeborene verwacht. Daarom moeten de risico's en voordelen van het toedienen van levende/levende verzwakte vaccins aan zuigelingen die in utero aan efgartigimod alfa zijn blootgesteld, worden afgewogen (zie rubriek 4.4).
Behandeling van zwangere vrouwen met Vyvgart mag alleen worden overwogen als het klinische voordeel opweegt tegen de risico's.
Borstvoeding
Er is geen informatie over de aanwezigheid van efgartigimod alfa in de moedermelk, de effecten op het met moedermelk gevoede kind of de effecten op de melkproductie. Er is geen dieronderzoek verricht naar de overdracht van efgartigimod alfa in melk en daarom kan uitscheiding in de moedermelk niet worden uitgesloten. Het is bekend dat IgG van de moeder aanwezig is in de moedermelk. Behandeling met efgartigimod alfa bij vrouwen die borstvoeding geven mag alleen worden overwogen als het klinische voordeel opweegt tegen de risico's.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van efgartigimod alfa op de vruchtbaarheid bij de mens. Dieronderzoek heeft niet aangetoond dat efgartigimod alfa invloed heeft op de vruchtbaarheidsparameters van mannen en vrouwen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Vyvgart heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest frequent waargenomen bijwerkingen waren infecties van de bovenste luchtwegen en urineweginfecties (respectievelijk 10,7% en 9,5%).
Lijst van bijwerkingen in tabelvorm
De veiligheid van Vyvgart werd geëvalueerd bij 167 patiënten met gMG in de dubbelblinde placebogecontroleerde klinische fase 3-studie.
De bijwerkingen zijn vermeld in tabel 1 op basis van systeem/orgaanklasse en voorkeursterm. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000) of niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn bijwerkingen gerangschikt naar afnemende ernst. Tabel 1. Bijwerkingen
| Systeem/orgaanklasse | Bijwerking | Frequentiecategorie |
| Infecties en parasitaire aandoeningen* | Infecties van bovenste luchtwegen | Zeer vaak |
| Urineweginfecties | Vaak | |
| Bronchitis | Vaak | |
| Immuunsysteemaandoeningen | Anafylactische reactiea | Niet bekend |
| Maagdarmstelselaandoeningen | Nausea a | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Myalgie | Vaak |
| Letsels, intoxicaties en verrichtingscomplicaties* | Hoofdpijn ten gevolge van verrichting | Vaak |
* Zie paragraaf 'Beschrijving van bepaalde bijwerkingen'
a Op basis van spontane meldingen in de postmarketingperiode
Beschrijving van bepaalde bijwerkingen
Infecties
De meest frequent gemelde bijwerkingen waren infecties en de meest gemelde infecties waren infecties van de bovenste luchtwegen (10,7% [n = 9] van de met efgartigimod alfa behandelde patiënten en 4,8% [n = 4] van de met placebo behandelde patiënten) en urineweginfecties (9,5% [n = 8] van de met efgartigimod alfa behandelde patiënten en 4,8% [n = 4] van de met placebo behandelde patiënten). Deze infecties waren licht tot matig van ernst bij patiënten die efgartigimod alfa kregen (≤ graad 2 volgens de Common Terminology Criteria for Adverse Events). In totaal werden behandelingsgerelateerde infecties gemeld bij 46,4% (n = 39) van de met efgartigimod alfa behandelde patiënten en bij 37,3% (n = 31) van de met placebo behandelde patiënten. De mediane tijd vanaf de start van de behandeling tot het ontstaan van infecties was 6 weken. De incidentie van infecties nam tijdens de daaropvolgende behandelcycli niet toe. Stopzetting of tijdelijke onderbreking van de behandeling vanwege een infectie kwam voor bij minder dan 2% van de patiënten.
Hoofdpijn ten gevolge van verrichting
Hoofdpijn ten gevolge van verrichting werd gemeld bij 4,8% van de met efgartigimod alfa behandelde patiënten en 1,2% van de met placebo behandelde patiënten. Hoofdpijn ten gevolge van verrichting werd gemeld wanneer geoordeeld werd dat een hoofdpijn tijdelijk gerelateerd was aan de intraveneuze infusie van efgartigimod alfa. Alle waren licht of matig, behalve één voorval dat als ernstig werd gemeld (graad 3).
Alle andere bijwerkingen waren licht of matig, met uitzondering van één geval van myalgie (graad 3).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen specifieke klachten en verschijnselen bekend van overdosering met efgartigimod alfa. In geval van een overdosering zijn de bijwerkingen die kunnen optreden naar verwachting niet anders dan de bijwerkingen die bij de aanbevolen dosering kunnen worden waargenomen. Patiënten moeten op bijwerkingen worden gemonitord en een passende symptomatische en ondersteunende behandeling moet worden ingesteld. Er is geen specifiek antidotum voor overdosering met efgartigimod alfa.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, neonatale fragment kristalliseerbare receptor (FcRn)-remmers, ATC‑code: L04AL01
Werkingsmechanisme
Efgartigimod alfa is een humaan IgG1‑antilichaamfragment dat is ontwikkeld voor een verhoogde affiniteit voor de neonatale Fc‑receptor (FcRn). Efgartigimod alfa bindt aan FcRn, wat leidt tot een daling van de circulerende IgG‑spiegels met inbegrip van de pathogene IgG‑autoantilichamen. Efgartigimod alfa heeft geen invloed op de spiegels van andere immunoglobulinen (IgA, IgD, IgE of IgM) en verlaagt de spiegels van albumine niet.
IgG‑autoantilichamen zijn de onderliggende oorzaak van de pathogenese van MG. Ze verstoren de neuromusculaire transmissie door te binden aan acetylcholinereceptoren (AChR), spierspecifiek tyrosinekinase (muscle specific tyrosine kinase – MuSK) of low density-lipoproteïnereceptor-gerelateerd proteïne 4 (LRP4).
Farmacodynamische effecten
In een dubbelblinde placebogecontroleerde studie bij gMG‑patiënten verlaagde efgartigimod alfa in de aanbevolen dosering en het aanbevolen schema de serum‑IgG‑spiegels en de spiegels van autoantilichaam tegen AChR (zie rubriek 4.2). De maximale gemiddelde procentuele afname van de totale IgG‑spiegel vergeleken met baseline bereikte 61% één week na de laatste infusie van de eerste behandelcyclus en keerde 9 weken na de laatste infusie terug naar de baselinewaarden. Soortgelijke effecten werden ook waargenomen voor alle subtypes van IgG. De verlaging van de spiegels van autoantilichaam tegen AChR had een vergelijkbaar tijdsverloop met een maximale gemiddelde procentuele afname van 58% één week na de laatste infusie en terugkeer naar de baselinewaarden 7 weken na de laatste infusie. Soortgelijke veranderingen werden waargenomen tijdens de tweede cyclus van de studie.
Klinische werkzaamheid en veiligheid
De werkzaamheid van efgartigimod alfa voor de behandeling van volwassenen met gegeneraliseerde myasthenia gravis (gMG) werd onderzocht in een 26 weken durende, multicentrische gerandomiseerde dubbelblinde placebogecontroleerde studie (ARGX-113-1704).
De patiënten in deze studie moesten bij de screening voldoen aan de volgende criteria:
- klinische indelingsklasse II, III of IV volgens de Myasthenia Gravis Foundation of America (MGFA);
- patiënten met een positieve of negatieve serologische test op antilichamen tegen AChR;
- totale score van ≥ 5 op de schaal van myasthenia gravis-specifieke activiteiten van dagelijks leven (MG‑ADL);
- voorafgaand aan screening op stabiele doses van MG‑therapie, waaronder therapie met acetylcholinesterase (AChE)‑remmers, steroïden of niet‑steroïde immunosuppressieve therapie (NSIST), ofwel gecombineerd ofwel alleen (NSIST's waren onder andere, maar niet uitsluitend, azathioprine, methotrexaat, ciclosporine, tacrolimus, mycofenolaatmofetil en cyclofosfamide);
- een IgG‑spiegel van minimaal 6 g/l.
Patiënten met MGFA‑klasse V gMG, patiënten met een gedocumenteerd gebrek aan klinische respons op plasmawisseling, patiënten die werden behandeld met plasmawisseling, met IVIg gedurende één maand en monoklonale antilichamen gedurende zes maanden vóór aanvang van de behandeling en patiënten met een actieve (acute of chronische) hepatitis B‑infectie, hepatitis C‑seropositiviteit en een diagnose van aids werden uitgesloten van de studies.
In totaal werden 167 patiënten opgenomen in de studie en gerandomiseerd naar efgartigimod alfa intraveneus (n = 84) of placebo (n = 83). De kenmerken bij baseline tussen de behandelgroepen waren vergelijkbaar, waaronder de mediane leeftijd ten tijde van de diagnose (45 [19‑81] jaar), geslacht (de meesten waren vrouw; 75% [efgartigimod alfa] versus 66% [placebo]), ras (de meeste patiënten waren blank; 84,4%) en de mediane tijd sinds de diagnose (8,2 jaar [efgartigimod alfa] en 6,9 jaar [placebo]).
Het merendeel van de patiënten (77% in elke groep) testte positief op antilichamen tegen AChR (AChR‑Ab) en 23% van de patiënten testte negatief op AChR‑Ab.
Tijdens de studie kreeg meer dan 80% van de patiënten in elke groep AChE‑remmers, meer dan 70% in elke behandelgroep kreeg steroïden en ongeveer 60% in elke behandelgroep kreeg NSIST's, in stabiele doses. Ongeveer 30% van de patiënten in elke behandelgroep was bij aanvang van de studie niet eerder aan NSIST's blootgesteld.
De mediane totale score voor MG‑ADL was 9,0 in beide behandelgroepen en de mediane totale score voor Quantitative Myasthenia Gravis (QMG) was 17 en 16 in de groepen met respectievelijk efgartigimod alfa en placebo.
De patiënten werden behandeld met efgartigimod alfa 10 mg/kg eenmaal wekelijks toegediend gedurende 4 weken en kregen maximaal 3 behandelcycli (zie rubriek 4.2).
De werkzaamheid van efgartigimod alfa werd gemeten aan de hand van de schaal myasthenia gravis-specifieke activiteiten van dagelijks leven (MG‑ADL) waarmee de invloed van gMG op het dagelijks functioneren wordt beoordeeld. De totale score ligt tussen 0 en 24, waarbij de hogere scores duiden op meer beperkingen. In deze studie was een MG‑ADL‑responder een patiënt met ≥ 2 punten vermindering van de totale MG‑ADL‑score vergeleken met de baseline van de behandelcyclus gedurende minimaal 4 opeenvolgende weken, waarbij de eerste vermindering uiterlijk 1 week na de laatste infusie van de cyclus optrad.
De werkzaamheid van efgartigimod alfa werd ook gemeten aan de hand van de totale QMG-score, een graderingssysteem waarmee de spierzwakte wordt beoordeeld met een mogelijke totale score van 0 tot 39, waarbij hogere scores duiden op ernstigere beperkingen. In deze studie was een QMG‑responder een patiënt met ≥ 3 punten vermindering van de totale QMG‑score vergeleken met de baseline van de behandelcyclus gedurende minimaal 4 opeenvolgende weken, waarbij de eerste vermindering uiterlijk 1 week na de laatste infusie van de cyclus optrad.
Het primaire eindpunt voor de werkzaamheid was de vergelijking van het percentage MG-ADL‑responders tijdens de eerste behandelcyclus tussen behandelgroepen in de AChR-Ab‑seropositieve populatie.
Een belangrijk tweede eindpunt was de vergelijking van het percentage QMG‑responders tijdens de eerste behandelcyclus tussen beide behandelgroepen bij de AChR-Ab‑seropositieve patiënten.
Tabel 2. MG-ADL‑ en QMG‑responders tijdens cyclus 1 in de AChR-Ab‑seropositieve populatie
(mITT‑analyseset)
| Populatie | Efgartigimod | Placebo | ||||||||
| alfa | n/N (%) | |||||||||
| n/N (%) | ||||||||||
P-waarde
| Verschil efgartigimod | |||||||||||||
| alfa‑placebo | |||||||||||||
| (95%-BI) | |||||||||||||
| MG‑ADL | Seropositief voor AChR‑Ab | 44/65 (67,7) | 19/64 (29,7) | < 0,0001 | 38,0 (22,1; 54,0) | ||||||||
| QMG | Seropositief voor AChR‑Ab | 41/65 (63,1) | 9/64 (14,1) | < 0,0001 | 49,0 (34,5; 63,5) | ||||||||
AChR-Ab = antilichaam tegen acetylcholinereceptor; MG-ADL = Myasthenia Gravis-specifieke Activiteiten van Dagelijks Leven; QMG = Quantitative Myasthenia Gravis; mITT = modified intent to treat; n = aantal patiënten voor wie de waarneming werd gemeld; N = aantal patiënten in de analyseset; BI = betrouwbaarheidsinterval; Logistische regressie gestratificeerd voor AChR‑Ab‑status (indien van toepassing), Japans/niet‑Japans en standaardzorg, met MG‑ADL bij baseline als covariabele/QMG als covariabelen
Tweezijdige exacte p‑waarde
Uit analyses blijkt dat de percentages voor de MG‑ADL‑responders tijdens de tweede behandelcyclus vergelijkbaar waren met de percentages tijdens de eerste behandelcyclus (zie tabel 3).
Tabel 3. MG-ADL‑ en QMG-responders tijdens cyclus 2 in de AChR-Ab‑seropositieve populatie
(mITT‑analyseset)
| Populatie | Efgartigimod alfa | Placebo | |||||||
| n/N (%) | n/N (%) | ||||||||
| MG‑ADL | Seropositief voor AChR‑Ab | 36/51 (70,6) | 11/43 (25,6) | ||||||
| QMG | Seropositief voor AChR‑Ab | 24/51 (47,1) | 5/43 (11,6) | ||||||
AChR-Ab = antilichaam tegen acetylcholinereceptor; MG‑ADL = Myasthenia Gravis-specifieke Activiteiten van Dagelijks Leven; QMG = Quantitative Myasthenia Gravis; mITT = modified intent to treat; n = aantal patiënten voor wie de waarneming werd gemeld; N = aantal patiënten in de analyseset.
Uit verkennende gegevens blijkt dat het intreden van de respons binnen 2 weken na de eerste infusie werd waargenomen bij 37/44 (84%) van de intraveneus met efgartigimod alfa behandelde patiënten onder de AChR-Ab‑seropositieve MG-ADL‑responders.
Het vroegst mogelijke tijdstip voor het starten van de volgende behandelcyclus in de dubbelblinde, placebogecontroleerde studie was 8 weken na de eerste infusie van de eerste behandelcyclus. In de totale populatie was de gemiddelde tijd tot de tweede behandelcyclus in de groep met intraveneus efgartigimod alfa 13 weken (SD 5,5 weken) en de mediane tijd was 10 weken (8‑26 weken) vanaf de eerste infusie van de eerste behandelcyclus. Het vroegst mogelijke tijdstip voor het starten van de volgende behandelcyclus in de open‑label verlengingsstudie was 7 weken.
Bij patiënten die op de behandeling reageerden, had de klinische verbetering een duur van 5 weken bij 5/44 (11%) patiënten, van 6-7 weken bij 14/44 (32%) patiënten, van 8-11 weken bij 10/44 (23%) patiënten en van 12 weken of langer bij 15/44 (34%) patiënten.
5.2 Farmacokinetische eigenschappen
Distributie
Op basis van de farmacokinetische populatieanalyse van gegevens bij gezonde proefpersonen en patiënten is het distributievolume 18 l.
Biotransformatie
Efgartigimod alfa wordt naar verwachting door proteolytische enzymen afgebroken tot kleine peptiden en aminozuren.
Eliminatie
De terminale halfwaardetijd is 80 tot 120 uur (3 tot 5 dagen). Op basis van de farmacokinetische populatieanalyse van gegevens is de klaring 0,128 l/u. Het molecuulgewicht van efgartigimod alfa is ongeveer 54 kDa, wat ligt op de grens van moleculen die renaal gefiltreerd worden.
Lineariteit/non‑lineariteit
Het farmacokinetische profiel van efgartigimod alfa is lineair, onafhankelijk van dosis of tijd, met een verwaarloosbare accumulatie. De geometrisch gemiddelde accumulatieratio op basis van de waargenomen piekconcentraties was 1,12.
Speciale patiëntengroepen
Leeftijd, geslacht, ras en lichaamsgewicht
De farmacokinetiek van efgartigimod alfa werd niet beïnvloed door leeftijd (19-78 jaar), geslacht en ras.
Uit een farmacokinetische populatieanalyse bleek dat het effect van lichaamsgewicht op blootstelling aan efgartigimod alfa beperkt was bij een dosis van 10 mg/kg bij patiënten tot 120 kg, alsmede bij patiënten van 120 kg en daarboven die een begrensde dosis van 1.200 mg/infusie kregen. Het lichaamsgewicht had geen effect op de mate van IgG‑daling. In de dubbelblinde placebogecontroleerde studie wogen 5 (3%) patiënten meer dan 120 kg. Het mediane lichaamsgewicht van patiënten in de studie die efgartigimod alfa gebruikten, was 76,5 kg (min. 49; max. 229).
Nierfunctiestoornis
Er zijn geen speciale farmacokinetische onderzoeken uitgevoerd bij patiënten met een nierfunctiestoornis.
Het effect van de nierfunctiemarker geschatte glomerulaire filtratiesnelheid [eGFR] als covariabele in een farmacokinetische populatieanalyse liet een verminderde klaring zien die leidde tot een beperkte toename van de blootstelling bij patiënten met een lichte nierfunctiestoornis (eGFR 60-89 ml/min/1,73 m2). Voor patiënten met een lichte nierfunctiestoornis wordt geen specifieke dosisaanpassing aanbevolen.
Er zijn onvoldoende gegevens over de invloed van een matige nierfunctiestoornis (eGFR 30-59 ml/min/1,73 m2) en een ernstige nierfunctiestoornis (eGFR < 30 ml/min/1,73 m2) op de farmacokinetische parameters van efgartigimod alfa.
Leverfunctiestoornis
Er zijn geen speciale farmacokinetische onderzoeken uitgevoerd bij patiënten met een leverfunctiestoornis.
Het effect van leverfunctiemarkers als covariabelen in een farmacokinetische populatieanalyse liet geen invloed zien op de farmacokinetiek van efgartigimod alfa.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet‑klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie en toxiciteit bij herhaalde dosering.
Intraveneuze toediening van efgartigimod alfa in reproductieonderzoeken met ratten en konijnen leidde niet tot nadelige effecten op vruchtbaarheid en zwangerschap en er werden ook geen teratogene effecten waargenomen tot dosisniveaus die overeenkomen met 11‑voudige (ratten) en 56‑voudige (konijnen) blootstelling (AUC) bij de maximaal aanbevolen therapeutische dosis.
Carcinogeniciteit en genotoxiciteit
Er zijn geen onderzoeken uitgevoerd ter beoordeling van het carcinogene en genotoxische potentieel van efgartigimod alfa.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
L-histidine
L-histidinehydrochloride-monohydraat
L-methionine
Natriumchloride
Sucrose
L-argininehydrochloride
Polysorbaat 80 (E433)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
3 jaar
De chemische en fysische stabiliteit na opening is aangetoond gedurende 24 uur bij 2 °C tot 8 °C. Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt, tenzij de verdunningsmethode de risico's van microbiële besmetting uitsluit. Als het middel niet onmiddellijk wordt gebruikt, ligt de verantwoordelijkheid voor de bewaarperiodes en de condities na opening bij de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C - 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Concentraat in glazen injectieflacons (type I) voor eenmalig gebruik van 20 ml met een rubberen stop (butyl, gesiliconiseerd), aluminium verzegeling en polypropyleen flip‑offdop.
Verpakkingsgrootte 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De oplossing van efgartigimod alfa verdund met 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie kan worden toegediend met behulp van zakken van polyethyleen (PE), polyvinylchloride (PVC), ethyleenvinylacetaat (EVA) en ethyleen/polypropyleen‑copolymeer (polyolefine zakken), alsook met infuuslijnen van PE, PVC en polyurethaan/polypropyleen, samen met filters van polyurethaan (PUR) of PVC met een filtermembraan van polyethersulfon (PES) of polyvinylideenfluoride (PVDF).
Bereken het volgende aan de hand van de formule in de onderstaande tabel:
- De dosis Vyvgart die nodig is op basis van het lichaamsgewicht van de patiënt in de aanbevolen dosis van 10 mg/kg. Gebruik bij patiënten die meer dan 120 kg wegen een lichaamsgewicht van 120 kg om de dosis te berekenen. De maximale totale dosis per infusie is 1.200 mg. Elke injectieflacon bevat 400 mg efgartigimod alfa in een concentratie van 20 mg/ml.
- Het aantal benodigde injectieflacons.
- Het volume 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie. Het totale volume van het verdunde geneesmiddel is 125 ml.
Tabel 4. Formule
| Stap 1 – Bereken de dosis (mg) | 10 mg/kg x gewicht (kg) |
| Stap 2 – Bereken het volume van het concentraat (ml) | dosis (mg) ÷ 20 mg/ml |
| Stap 3 – Bereken het aantal injectieflacons | volume van het concentraat (ml) ÷ 20 ml |
| Stap 4 – Bereken het volume 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie (ml) | 125 ml – concentraatvolume (ml) |
Verdunning
- Inspecteer visueel of de inhoud van de injectieflacon helder tot enigszins opaalachtig, kleurloos tot enigszins geel en vrij van deeltjes is. Als er zichtbare deeltjes worden waargenomen en/of de vloeistof in de injectieflacon is verkleurd, mag de injectieflacon niet worden gebruikt. Schud de injectieflacons niet.
Gebruik een aseptische werkwijze gedurende de bereiding van de verdunde oplossing:
- Zuig voorzichtig de benodigde hoeveelheid Vyvgart op uit het juiste aantal injectieflacons met behulp van een steriele spuit en naald (zie tabel 4). Gooi deels gebruikte of lege injectieflacons weg.
- Breng de berekende dosis van het product over in een infuuszak.
Verdun het opgezogen product door toevoeging van de berekende hoeveelheid
0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie om een totaal volume van 125 ml te maken.
- Keer de infuuszak met het verdunde product voorzichtig zonder te schudden om zodat het product en het verdunningsmiddel goed worden gemengd.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
argenx BV
Industriepark‑Zwijnaarde 7
9052 Gent
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1674/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 10 augustus 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Vyvgart 1.000 mg oplossing voor injectieVyvgart 1.000 mg oplossing voor injectie in een voorgevulde spuit
1. NAAM VAN HET GENEESMIDDEL
Vyvgart 1.000 mg oplossing voor injectie
Vyvgart 1.000 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Vyvgart 1.000 mg oplossing voor injectie
Elke injectieflacon bevat 1.000 mg efgartigimod alfa in 5,6 ml (180 mg/ml).
Vyvgart 1.000 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 1.000 mg efgartigimod alfa in 5 ml (200 mg/ml).
Efgartigimod alfa is een van humaan recombinant immunoglobuline‑G1 (IgG1) afgeleid Fc‑fragment dat wordt vervaardigd in ovariumcellen van de Chinese hamster met behulp van DNA-recombinatietechniek.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie
Geelachtig, helder tot opaalachtig, pH 6,0.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vyvgart is geïndiceerd als
- aanvulling op de standaardtherapie voor de behandeling van volwassen patiënten met gegeneraliseerde myasthenia gravis (gMG) die positief testen op antilichamen tegen acetylcholinereceptoren (AChR);
- monotherapie voor de behandeling van volwassen patiënten met progressieve of recidiverende actieve chronische inflammatoire demyeliniserende polyneuropathie (CIDP) na een eerdere behandeling met corticosteroïden of immunoglobulinen.
4.2 Dosering en wijze van toediening
Behandeling moet worden gestart en onder toezicht staan van een arts met ervaring in de behandeling van patiënten met neuromusculaire aandoeningen.
Dosering
Gegeneraliseerde myasthenia gravis
De eerste behandelcyclus en de eerste toediening van de tweede behandelcyclus moeten worden toegediend door of onder toezicht van een beroepsbeoefenaar in de gezondheidszorg. Volgende behandeling moet worden toegediend door een beroepsbeoefenaar in de gezondheidszorg of kan thuis worden toegediend door een patiënt of verzorger na voldoende training in de techniek van het subcutaan injecteren.
De aanbevolen dosering is 1.000 mg die subcutaan in cycli van één injectie per week gedurende 4 weken moet worden toegediend. Volgende behandelcycli moeten worden toegediend op basis van klinische evaluatie. De frequentie van behandelcycli kan per patiënt verschillen (zie rubriek 5.1).
Het vroegste tijdstip in het klinische ontwikkelingsprogramma voor het starten van een volgende behandelcyclus was 7 weken vanaf de eerste infusie uit de voorgaande cyclus.
Voor patiënten die momenteel efgartigimod alfa intraveneus ontvangen, kan de oplossing voor subcutane injectie als alternatief worden gebruikt. Het wordt aanbevolen om over te schakelen tussen formuleringen bij het begin van een nieuwe behandelcyclus. Er zijn geen gegevens beschikbaar over de veiligheid en werkzaamheid bij patiënten die tijdens dezelfde cyclus overschakelen op een andere formulering.
Chronische inflammatoire demyeliniserende polyneuropathie
De eerste 4 injecties moeten worden toegediend door of onder toezicht van een beroepsbeoefenaar in de gezondheidszorg. Volgende injecties moeten worden toegediend door een beroepsbeoefenaar in de gezondheidszorg of kunnen thuis worden toegediend door een patiënt of verzorger na voldoende training in de techniek van het subcutaan injecteren.
De aanbevolen dosering is 1.000 mg subcutaan als wekelijkse injecties.
De behandeling wordt gestart met een wekelijkse dosering en kan worden gewijzigd in eens in de twee weken op basis van klinische evaluatie. Als de symptomen verergeren, moet toediening van wekelijkse injecties worden hervat.
Voor patiënten die overstappen van hun huidige CIDP-behandelingen moet de behandeling met Vyvgart bij voorkeur worden gestart voordat het klinisch effect van deze eerdere behandelingen begint af te nemen.
De klinische respons wordt doorgaans binnen 3 maanden na het begin van de behandeling met subcutane efgartigimod alfa bereikt. Er dient 3 tot 6 maanden na het begin van de behandeling alsmede op regelmatige basis daarna een klinische evaluatie te worden overwogen om het effect van de behandeling te beoordelen.
Overgeslagen dosis
Er moet tussen twee achtereenvolgende toedieningen een interval van ten minste 3 dagen worden aangehouden. Als toedieningen op het geplande tijdstip niet mogelijk zijn, moeten ze zo snel mogelijk worden verricht, en wel ten minste 3 dagen vóór de volgende toediening. Als er tot de volgende toediening minder dan 3 dagen resteren, moet de gemiste dosis worden overgeslagen en moet de volgende dosis op het geplande tijdstip worden toegediend.
Speciale patiëntengroepen
Ouderen
Bij patiënten van 65 jaar en ouder is dosisaanpassing niet nodig (zie rubriek 5.2).
Nierfunctiestoornis
Er zijn beperkte gegevens beschikbaar over de veiligheid en werkzaamheid bij patiënten met een lichte nierfunctiestoornis; bij patiënten met een lichte nierfunctiestoornis is dosisaanpassing niet nodig. Er zijn zeer beperkte veiligheids- en werkzaamheidsgegevens over patiënten met een matige of ernstige nierfunctiestoornis (zie rubriek 5.2).
Leverfunctiestoornis
Er zijn geen gegevens beschikbaar over patiënten met een leverfunctiestoornis. Bij patiënten met een leverfunctiestoornis is dosisaanpassing niet nodig (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van efgartigimod alfa bij pediatrische patiënten zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Dit geneesmiddel mag alleen via een subcutane injectie worden toegediend. Niet intraveneus toedienen.
Vyvgart 1.000 mg oplossing voor injectie
Nadat de injectieflacon uit de koelkast is gehaald, wacht u minstens 15 minuten alvorens het te injecteren zodat de oplossing op kamertemperatuur kan komen. Gebruik een aseptische werkwijze bij het bereiden en toedienen van de geneesmiddeloplossing. Schud de injectieflacon niet.
De oplossing voor injectie kan worden toegediend met behulp van een polypropyleen spuit, roestvrijstalen overbrengnaalden en een polyvinylchloride gevleugelde infusieset, met een maximaal vulvolume van 0,4 ml.
- Trek de volledige inhoud van de efgartigimod alfa-oplossing op uit de injectieflacon met een overbrengnaald.
- Vervang de naald op de spuit door de gevleugelde infusieset.
- Vóór toediening moet het volume in de spuit worden gecorrigeerd tot 5,6 ml.
Tijdens de eerste toedieningen van efgartigimod alfa (zie rubriek 4.2) moet een geschikte behandeling voor injectie- en overgevoeligheidsgerelateerde reacties direct beschikbaar zijn (zie rubriek 4.4). De aanbevolen injectieplaats (abdomen) moet worden gerouleerd en injecties mogen nooit worden gegeven in moedervlekken, littekens of op plaatsen waar de huid gevoelig, gekneusd, rood of hard is. Het volume van 5,6 ml moet over 30 tot 90 seconden worden geïnjecteerd. De injectie kan worden vertraagd als de patiënt ongemak ervaart.
Vyvgart 1.000 mg oplossing voor injectie in een voorgevulde spuit
Nadat de voorgevulde spuit uit de koelkast is gehaald, wacht u minstens 30 minuten alvorens het te injecteren zodat de oplossing op kamertemperatuur kan komen. Er moet een veiligheidsnaald, die niet in de doos zit, worden aangebracht op de voorgevulde spuit. Gebruik een aseptische werkwijze bij het hanteren van de voorgevulde spuit en tijdens de toediening. Schud de voorgevulde spuit niet.
Tijdens de eerste toedieningen van efgartigimod alfa (zie rubriek 4.2) moet een geschikte behandeling voor injectie- en overgevoeligheidsgerelateerde reacties direct beschikbaar zijn (zie rubriek 4.4). De aanbevolen injectieplaats (abdomen) moet worden gerouleerd en injecties mogen nooit worden gegeven in moedervlekken, littekens of op plaatsen waar de huid gevoelig, gekneusd, rood of hard is. Het geneesmiddel moet gedurende ongeveer 20 tot 30 seconden worden geïnjecteerd. De injectie kan worden vertraagd als de patiënt ongemak ervaart.
De eerste zelftoediening moet altijd worden uitgevoerd onder toezicht van een beroepsbeoefenaar in de gezondheidszorg. Na afdoende training in de techniek van het subcutaan injecteren kunnen patiënten of verzorgers het geneesmiddel thuis injecteren als een beroepsbeoefenaar in de gezondheidszorg vaststelt dat dit geëigend is. Patiënten of verzorgers moeten instructies voor het injecteren van Vyvgart krijgen volgens de aanwijzingen in de bijsluiter.
Raadpleeg de Gebruiksinstructies in de bijsluiter voor uitgebreide instructies voor de toediening van het geneesmiddel.
4.3 Contra‑indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Patiënten met Myasthenia Gravis Foundation of America (MGFA-) klasse V
Behandeling met efgartigimod alfa van patiënten met MGFA‑klasse V (d.w.z. myasthenische crisis), gedefinieerd als intubatie met of zonder mechanische beademing behalve in de setting van reguliere postoperatieve zorg, is niet onderzocht. De volgorde van de aanvang van therapie tussen vaste therapieën voor een myasthenische crisis en efgartigimod alfa en hun mogelijke interacties moeten worden overwogen (zie rubriek 4.5).
Infecties
Omdat efgartigimod alfa een tijdelijke daling van de IgG‑spiegel veroorzaakt, kan het risico op infecties toenemen (zie rubriek 4.8 en 5.1). De meest voorkomende infecties die bij klinische studies werden waargenomen, waren infecties van de bovenste luchtwegen en urineweginfecties (zie rubriek 4.8). Patiënten moeten tijdens behandeling met Vyvgart worden gemonitord op klinische klachten en verschijnselen van infecties. Bij patiënten met een actieve infectie moeten de voordelen en risico's van het voortzetten of staken van de behandeling met efgartigimod alfa worden afgewogen totdat de infectie is verdwenen. Als er ernstige infecties optreden, moet uitstel van de behandeling met efgartigimod alfa worden overwogen totdat de infectie is verdwenen.
Injectiereacties en overgevoeligheidsreacties
Injectiereacties zoals uitslag of pruritus werden gemeld in de klinische studies (zie rubriek 4.8). Deze waren licht tot matig. Gevallen van anafylactische reactie zijn gemeld met efgartigimod alfa intraveneus in de postmarketingperiode. De eerste toedieningen van Vyvgart moeten worden verricht onder toezicht van een beroepsbeoefenaar in de gezondheidszorg (zie rubriek 4.2). Patiënten dienen gedurende 30 minuten na toediening te worden gemonitord op klinische klachten en verschijnselen van injectiereacties. Wanneer er een reactie optreedt, moeten er, afhankelijk van de ernst van de reactie, passende ondersteunende maatregelen worden genomen. Volgende injecties kunnen voorzichtig worden toegediend, op basis van klinische evaluatie.
Als er een vermoeden is van een anafylactische reactie, moet onmiddellijk met de toediening van Vyvgart worden gestopt en moet een geschikte medische behandeling worden ingesteld. Patiënten moeten worden geïnformeerd over de tekenen en symptomen van overgevoeligheids- en anafylactische reacties en erop worden gewezen dat ze onmiddellijk contact moeten opnemen met hun beroepsbeoefenaar in de gezondheidszorg als deze tekenen en symptomen zich voordoen.
Inentingen
Alle vaccins moeten worden toegediend volgens de immunisatierichtlijnen.
De veiligheid van inentingen met levende of levende verzwakte vaccins en de reactie op inenting met deze vaccins tijdens behandeling met efgartigimod alfa zijn onbekend. Voor patiënten die worden behandeld met efgartigimod alfa wordt vaccinatie met levende of levende verzwakte vaccins in het algemeen niet aanbevolen. Als vaccinatie met levende of levende verzwakte vaccins nodig is, moeten deze vaccins uiterlijk 4 weken voor de behandeling worden toegediend en minimaal 2 weken na de laatste dosis efgartigimod alfa.
Andere vaccins kunnen zo nodig worden toegediend op elk tijdstip tijdens de behandeling met efgartigimod alfa.
Immunogeniciteit
In de studie met actieve controle ARGX-113-2001 werden bij 12/110 (11%) patiënten met gMG bestaande antilichamen gedetecteerd die binden aan efgartigimod alfa. Antilichamen tegen efgartigimod alfa werden gedetecteerd bij 19/55 (35%) patiënten die waren behandeld met efgartigimod alfa subcutaan, vergeleken met 11/55 (20%) patiënten behandeld met de intraveneuze formulering. Neutraliserende antilichamen werden gedetecteerd bij 2 (4%) van de met efgartigimod alfa subcutaan behandelde patiënten en bij 2 (4%) van de met efgartigimod alfa intraveneus behandelde patiënten.
In studie ARGX-113-1802 werden bestaande antilichamen die binden aan efgartigimod alfa gedetecteerd bij 13/317 (4,1%) van de patiënten met CIDP. Er werden antilichamen tegen efgartigimod alfa gedetecteerd bij 20/317 (6,3%) van de patiënten behandeld in het open-labeldeel van de studie (fase A), en bij 2/111 (1,8%) van de patiënten die waren behandeld in het placebogecontroleerde deel (fase B). Neutraliserende antilichamen werden slechts gedetecteerd bij 1 (0,3%) patiënt in het open-labeldeel van de studie (zie rubriek 5.1).
De invloed van antilichamen tegen efgartigimod alfa op de klinische werkzaamheid of veiligheid, farmacokinetiek en farmacodynamiek kan niet worden vastgesteld vanwege de lage incidentie van neutraliserende antilichamen.
Therapieën met immunosuppressiva en anticholinesterasen
Als therapieën met niet‑steroïde immunosuppressiva, corticosteroïden en anticholinesterasen worden verminderd of stopgezet, moeten patiënten nauwgezet worden gemonitord op tekenen van exacerbatie van de ziekte.
Hulpstoffen met bekend effect
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per injectieflacon/voorgevulde spuit, dat wil zeggen dat het in wezen 'natriumvrij' is.
Polysorbaten
Vyvgart 1.000 mg oplossing voor injectie
Dit geneesmiddel bevat 2,7 mg polysorbaat 80 in elke injectieflacon. Dit komt overeen met 0,4 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
Vyvgart 1.000 mg oplossing voor injectie in een voorgevulde spuit
Dit geneesmiddel bevat 2,1 mg polysorbaat 80 in elke spuit. Dit komt overeen met 0,4 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Efgartigimod alfa kan de concentraties verlagen van verbindingen die zich aan de humane neonatale Fc-receptor (FcRn) binden, d.w.z. immunoglobulineproducten, monoklonale antilichamen of antilichaamderivaten die het humane Fc‑domein van de IgG‑subklasse bevatten. Aanbevolen wordt om de start van de behandeling met deze producten indien mogelijk uit te stellen tot 2 weken na de laatste dosis Vyvgart. Patiënten die Vyvgart krijgen tijdens de behandeling met deze producten moeten uit voorzorg nauwgezet worden gemonitord op de beoogde werkzaamheidsrespons op deze producten.
Plasmawisseling, immunoadsorptie en plasmaferese kunnen het circulerende gehalte aan efgartigimod alfa verlagen.
Alle vaccins moeten worden toegediend volgens de immunisatierichtlijnen.
De mogelijke interactie met vaccins werd onderzocht in een niet‑klinisch model met Keyhole Limpet Hemocyanin (KLH) als het antigeen. De wekelijkse toediening van 100 mg/kg aan apen had geen invloed op de immuunrespons op inenting met KLH.
Voor patiënten die worden behandeld met efgartigimod alfa wordt vaccinatie met levende of levende verzwakte vaccins in het algemeen niet aanbevolen. Als vaccinatie met levende of levende verzwakte vaccins nodig is, moeten deze vaccins uiterlijk 4 weken voor de behandeling worden toegediend en minimaal 2 weken na de laatste dosis efgartigimod alfa (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van efgartigimod alfa bij zwangere vrouwen. Van antilichamen, met inbegrip van therapeutische monoklonale antilichamen, is bekend dat zij actief door de placenta heen worden getransporteerd (na 30 weken zwangerschap) door binding aan FcRn.
Efgartigimod alfa kan via de moeder op de groeiende foetus worden overgebracht. Omdat efgartigimod alfa naar verwachting het gehalte aan antilichamen van de moeder zal verlagen en naar verwachting ook de overdracht van antilichamen van de moeder op de foetus zal remmen, wordt afname van de passieve bescherming van de pasgeborene verwacht. Daarom moeten de risico's en voordelen van het toedienen van levende/levende verzwakte vaccins aan zuigelingen die in utero aan efgartigimod alfa zijn blootgesteld, worden afgewogen (zie rubriek 4.4).
Behandeling van zwangere vrouwen met Vyvgart mag alleen worden overwogen als het klinische voordeel opweegt tegen de risico's.
Borstvoeding
Er is geen informatie over de aanwezigheid van efgartigimod alfa in de moedermelk, de effecten op het met moedermelk gevoede kind of de effecten op de melkproductie. Er is geen dieronderzoek verricht naar de overdracht van efgartigimod alfa in melk en daarom kan uitscheiding in de moedermelk niet worden uitgesloten. Het is bekend dat IgG van de moeder aanwezig is in de moedermelk. Behandeling met efgartigimod alfa bij vrouwen die borstvoeding geven mag alleen worden overwogen als het klinische voordeel opweegt tegen de risico's.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van efgartigimod alfa op de vruchtbaarheid bij de mens. Dieronderzoek heeft niet aangetoond dat efgartigimod alfa invloed heeft op de vruchtbaarheidsparameters van mannen en vrouwen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Vyvgart heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest frequent waargenomen bijwerkingen waren injectieplaatsreacties (33%), infecties van de bovenste luchtwegen (10,7%) en urineweginfecties (9,5%).
Voor zowel cyclische als continue doseringsschema's kwam het algehele veiligheidsprofiel van Vyvgart subcutaan overeen met het bekende veiligheidsprofiel van de intraveneuze formulering.
Lijst van bijwerkingen in tabelvorm
De bijwerkingen beschreven in deze rubriek werden vastgesteld in klinische studies en op basis van postmarketingmeldingen. Deze reacties worden gepresenteerd op basis van systeem/orgaanklasse en voorkeursterm. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000) of niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1. Bijwerkingen
| Systeem/orgaanklasse | Bijwerking | Frequentiecategorie |
| Infecties en parasitaire aandoeningen* | Infecties van bovenste luchtwegen | Zeer vaak |
| Urineweginfecties | Vaak | |
| Bronchitis | Vaak | |
| Immuunsysteemaandoeningen | Anafylactische reactie a | Niet bekend |
| Maagdarmstelselaandoeningen | Nausea b | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Myalgie | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen* | Injectieplaatsreacties c, d | Zeer vaak |
| Letsels, intoxicaties en verrichtingscomplicaties* | Hoofdpijn ten gevolge van verrichting e | Vaak |
* Zie paragraaf 'Beschrijving van bepaalde bijwerkingen'
a Op basis van spontane meldingen in de postmarketingperiode bij de intraveneuze toedieningsweg b Op basis van spontane meldingen in de postmarketingperiode
c Alleen subcutane toediening
d (bijv. injectieplaatsrash, injectieplaatserytheem, injectieplaatsprutitus, injectieplaatspijn) e Alleen intraveneuze toediening
Beschrijving van bepaalde bijwerkingen
Injectieplaatsreacties
In de gepoolde dataset van twee klinische studies bij gMG met efgartigimod alfa subcutaan (n = 168) waren alle injectieplaatsreacties licht tot matig van ernst en leidden niet tot stopzetting van de behandeling. 44.0% (n = 74) van de patiënten had een injectieplaatsreactie. Injectieplaatsreacties traden bij 78,4% (58/74) van de patiënten op binnen 24 uur na toediening en verdwenen zonder behandeling bij 85,1% (63/74) van de patiënten. De incidentie van injectieplaatsreacties was het hoogst in de eerste behandelcyclus, gemeld bij 36,3% (61/168) van de patiënten tijdens de eerste behandelcyclus en nam af tot 20,1% (30/149), 15,4% (18/117) en 12,5% (10/80) van de patiënten bij de tweede, derde en vierde behandelcyclus. In een gepoolde dataset van 2 klinische studies bij patiënten met CIDP die continue toediening van efgartigimod alfa subcutaan ontvingen, bedroeg de incidentie van injectieplaatsreacties 26% (61/235). Analyse op basis van 3-maandelijkse intervallen wees uit dat het percentage deelnemers met injectieplaatsreacties het hoogste was in de eerste 3 maanden van de behandeling (73 [22,2%] deelnemers) en in de daaropvolgende 3-maandelijkse intervallen afnam (bereik: 0 tot 17 [6,8%] deelnemers).
Infecties
In de placebogecontroleerde studie met efgartigimod alfa intraveneus bij gMG ARGX-113-1704 waren de meest frequent gemelde bijwerkingen infecties en de meest gemelde infecties waren infecties van de bovenste luchtwegen (10,7% [n = 9] van de met efgartigimod alfa intraveneus behandelde patiënten en 4,8% [n = 4] van de met placebo behandelde patiënten) en urineweginfecties (9,5% [n = 8] van de met efgartigimod alfa intraveneus behandelde patiënten en 4,8% [n = 4] van de met placebo behandelde patiënten). Deze infecties waren licht tot matig van ernst bij patiënten die efgartigimod alfa intraveneus kregen (≤ graad 2 volgens de Common Terminology Criteria for Adverse Events). In totaal werden behandelingsgerelateerde infecties gemeld bij 46,4% (n = 39) van de met efgartigimod alfa intraveneus behandelde patiënten en bij 37,3% (n = 31) van de met placebo behandelde patiënten. De mediane tijd vanaf de start van de behandeling tot het ontstaan van infecties was 6 weken. De incidentie van infecties nam tijdens de daaropvolgende behandelcycli niet toe. Stopzetting of tijdelijke onderbreking van de behandeling vanwege een infectie kwam voor bij minder dan 2% van de patiënten. In het placebogecontroleerde deel van de ARGX-113-1802-studie bij patiënten met CIDP werd continue toediening van efgartigimod alfa subcutaan niet in verband gebracht met een toename in de incidentie van infecties (31,5% [35/111] in de efgartigimod alfa subcutaan-groep en 33,6% [37/110] in de placebogroep) (zie rubriek 5.1).
Hoofdpijn ten gevolge van verrichting
Hoofdpijn ten gevolge van verrichting werd gemeld bij 4,8% van de met efgartigimod alfa intraveneus behandelde patiënten en 1,2% van de met placebo behandelde patiënten. Hoofdpijn ten gevolge van verrichting werd gemeld wanneer geoordeeld werd dat een hoofdpijn tijdelijk gerelateerd was aan de intraveneuze infusie van efgartigimod alfa. Alle waren licht of matig, behalve één voorval dat als ernstig werd gemeld (graad 3).
Alle andere bijwerkingen waren licht of matig, met uitzondering van één geval van myalgie (graad 3).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen specifieke klachten en verschijnselen bekend van overdosering met efgartigimod alfa. In geval van een overdosering zijn de bijwerkingen die kunnen optreden naar verwachting niet anders dan de bijwerkingen die bij de aanbevolen dosering kunnen worden waargenomen. Patiënten moeten op bijwerkingen worden gemonitord en een passende symptomatische en ondersteunende behandeling moet worden ingesteld. Er is geen specifiek antidotum voor overdosering met efgartigimod alfa.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, neonatale fragment kristalliseerbare receptor (FcRn)-remmers, ATC‑code: L04AL01
Werkingsmechanisme
Efgartigimod alfa is een humaan IgG1‑antilichaamfragment dat is ontwikkeld voor een verhoogde affiniteit voor de neonatale Fc‑receptor (FcRn). Efgartigimod alfa bindt aan FcRn, wat leidt tot een daling van de circulerende IgG‑spiegels met inbegrip van de pathogene IgG‑autoantilichamen. Efgartigimod alfa heeft geen invloed op de spiegels van andere immunoglobulinen (IgA, IgD, IgE of IgM) en verlaagt de spiegels van albumine niet.
IgG‑autoantilichamen zijn de onderliggende oorzaak van de pathogenese van IgG-gemedieerde auto-immuunziekten.
Bij MG verstoren ze de neuromusculaire transmissie door te binden aan acetylcholinereceptoren (AChR), spierspecifiek tyrosinekinase (muscle specific tyrosine kinase – MuSK) of low density-lipoproteïnereceptor-gerelateerd proteïne 4 (LRP4).
Bij CIDP wijzen meerdere bewijslijnen op de belangrijke rol van IgG-antilichamen bij de pathogenese van deze ziekte. Dit omvat het aantonen van autoreactieve IgG-antilichamen tegen componenten van gemyeliniseerde zenuwen, passieve overdracht van CIDP-symptomen op diermodellen met sera of IgG’s van patiënten met CIDP, en het therapeutisch effect van plasmawisseling en immunoadsorptie voor de behandeling van patiënten met CIDP.
Farmacodynamische effecten
Intraveneuze formulering
In de dubbelblinde placebogecontroleerde studie bij gMG‑patiënten, ARGX-113-1704 verlaagde efgartigimod alfa (10 mg/kg eenmaal wekelijks toegediend gedurende 4 weken) de serum‑IgG‑spiegels en de spiegels van autoantilichaam tegen AChR (AChR-Ab). De maximale gemiddelde procentuele afname van de totale IgG‑spiegel vergeleken met baseline bereikte 61% één week na de laatste infusie van de eerste behandelcyclus en keerde 9 weken na de laatste infusie terug naar de baselinewaarden. Soortgelijke effecten werden ook waargenomen voor alle subtypes van IgG. De verlaging van de spiegels van AChR-Ab had een vergelijkbaar tijdsverloop met een maximale gemiddelde procentuele afname van 58% één week na de laatste infusie en terugkeer naar de baselinewaarden 7 weken na de laatste infusie. Soortgelijke veranderingen werden waargenomen tijdens de tweede cyclus van de studie.
Subcutane formulering
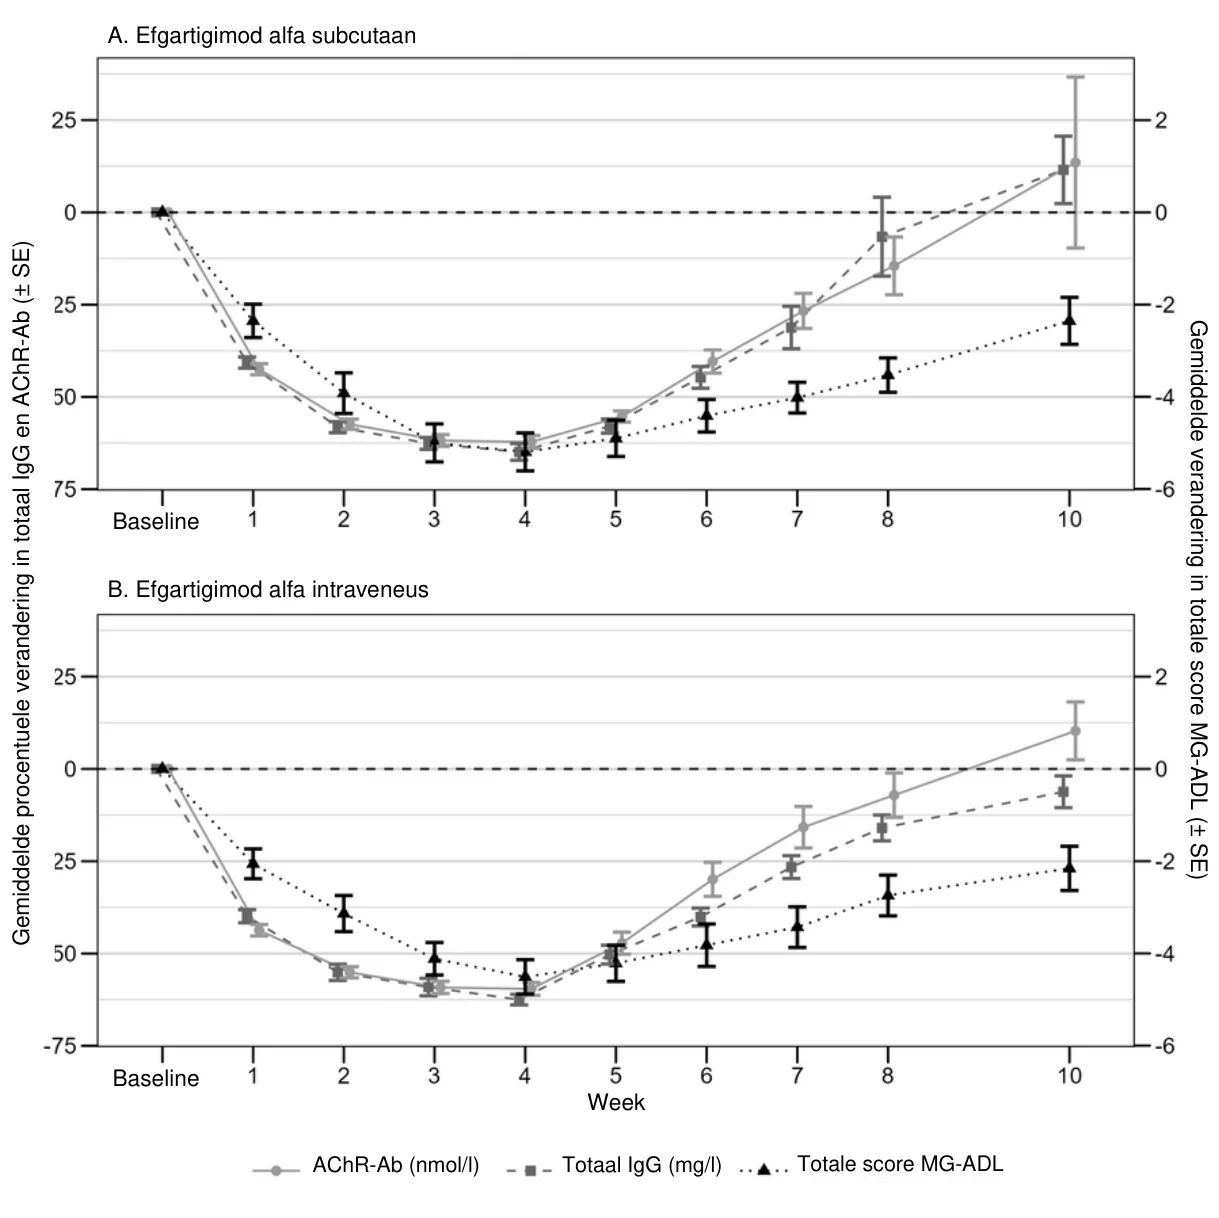
In de ARGX-113-2001-studie volgden de afnames in AChR-Ab-spiegels een tijdsverloop vergelijkbaar met dat van de totale IgG-spiegels en waren ze bij de groepen met efgartigimod alfa subcutaan en intraveneus hetzelfde. De maximale gemiddelde procentuele afname van de AChR-Ab-spiegels van 62,2% en 59,6% werden één week na de laatste toediening waargenomen bij respectievelijk de groep met efgartigimod alfa subcutaan en intraveneus. Voor zowel de efgartigimod alfa subcutaan- als de intraveneus-groep gingen de afnames van de spiegels van totaal IgG en AChR-Ab gepaard met een klinische respons, zoals gemeten aan de hand van de verandering in de MG-ADL-totaalscore ten opzichte van baseline (zie afbeelding 1).
Afbeelding 1. Relatie tussen totaal IgG en AChR-Ab en de MG-ADL-totaalscore bij de
AChR-Ab-seropositieve populatie behandeld met efgartigimod alfa subcutaan (1A) en efgartigimod alfa intraveneus (1B) (studie ARGX-113-2001)
In de ARGX-113-1802-studie bij patiënten met CIDP die een continue wekelijkse toediening van 1.000 mg efgartigimod alfa subcutaan kregen, hield de gemiddelde procentuele verandering van totale IgG-niveaus ten opzichte van baseline aan vanaf week 4 gedurende de hele behandelingsperiode (het gemiddelde percentage afname ten opzichte van baseline varieerde van 66,8% tot 71,6%).
Klinische werkzaamheid en veiligheid
Gegeneraliseerde myasthenia gravis
Intraveneuze formulering
De werkzaamheid van efgartigimod alfa voor de behandeling van volwassenen met gegeneraliseerde myasthenia gravis (gMG) werd onderzocht in een 26 weken durende, multicentrische gerandomiseerde dubbelblinde placebogecontroleerde studie (ARGX-113-1704).
De patiënten in deze studie moesten bij de screening voldoen aan de volgende criteria:
klinische indelingsklasse II, III of IV volgens de Myasthenia Gravis Foundation
of America (MGFA);
- patiënten met een positieve of negatieve serologische test op antilichamen tegen AChR;
- totale score van ≥ 5 op de schaal van myasthenia gravis-specifieke activiteiten van dagelijks leven (MG-ADL);
- voorafgaand aan screening op stabiele doses van MG‑therapie, waaronder therapie met acetylcholinesterase (AChE)‑remmers, steroïden of niet‑steroïde immunosuppressieve therapie (NSIST), ofwel gecombineerd ofwel alleen (NSIST's waren onder andere, maar niet uitsluitend, azathioprine, methotrexaat, ciclosporine, tacrolimus, mycofenolaatmofetil en cyclofosfamide);
- een IgG‑spiegel van minimaal 6 g/l.
Patiënten met MGFA‑klasse V gMG, patiënten met een gedocumenteerd gebrek aan klinische respons op plasmawisseling, patiënten die werden behandeld met plasmawisseling, met IVIg gedurende één maand en monoklonale antilichamen gedurende zes maanden vóór aanvang van de behandeling en patiënten met een actieve (acute of chronische) hepatitis B‑infectie, hepatitis C‑seropositiviteit en een diagnose van aids werden uitgesloten van de studies.
In totaal werden 167 patiënten opgenomen in de studie en gerandomiseerd naar efgartigimod alfa intraveneus (n = 84) of placebo (n = 83). De kenmerken bij baseline tussen de behandelgroepen waren vergelijkbaar, waaronder de mediane leeftijd ten tijde van de diagnose (45 [19‑81] jaar), geslacht (de meesten waren vrouw; 75% [efgartigimod alfa] versus 66% [placebo]), ras (de meeste patiënten waren blank; 84,4%) en de mediane tijd sinds de diagnose (8,2 jaar [efgartigimod alfa] en 6,9 jaar [placebo]).
Het merendeel van de patiënten (77% in elke groep) testte positief op antilichamen tegen AChR (AChR-Ab) en 23% van de patiënten testte negatief op AChR-Ab.
Tijdens de studie kreeg meer dan 80% van de patiënten in elke groep AChE‑remmers, meer dan 70% in elke behandelgroep kreeg steroïden en ongeveer 60% in elke behandelgroep kreeg NSIST's, in stabiele doses. Ongeveer 30% van de patiënten in elke behandelgroep was bij aanvang van de studie niet eerder aan NSIST's blootgesteld.
De mediane totale score voor MG-ADL was 9,0 in beide behandelgroepen en de mediane totale score voor Quantitative Myasthenia Gravis (QMG) was 17 en 16 in de groepen met respectievelijk efgartigimod alfa en placebo.
De patiënten werden behandeld met efgartigimod alfa intraveneus 10 mg/kg eenmaal wekelijks toegediend gedurende 4 weken en kregen maximaal 3 behandelcycli.
De werkzaamheid van efgartigimod alfa werd gemeten aan de hand van de schaal myasthenia gravis-specifieke activiteiten van dagelijks leven (MG-ADL) waarmee de invloed van gMG op het dagelijks functioneren wordt beoordeeld. De totale score ligt tussen 0 en 24, waarbij de hogere scores duiden op meer beperkingen. In deze studie was een MG-ADL‑responder een patiënt met ≥ 2 punten vermindering van de totale MG-ADL‑score vergeleken met de baseline van de behandelcyclus gedurende minimaal 4 opeenvolgende weken, waarbij de eerste vermindering uiterlijk 1 week na de laatste infusie van de cyclus optrad.
De werkzaamheid van efgartigimod alfa werd ook gemeten aan de hand van de totale QMG-score, een graderingssysteem waarmee de spierzwakte wordt beoordeeld met een mogelijke totale score van 0 tot 39, waarbij hogere scores duiden op ernstigere beperkingen. In deze studie was een QMG‑responder een patiënt met ≥ 3 punten vermindering van de totale QMG‑score vergeleken met de baseline van de behandelcyclus gedurende minimaal 4 opeenvolgende weken, waarbij de eerste vermindering uiterlijk 1 week na de laatste infusie van de cyclus optrad.
Het primaire eindpunt voor de werkzaamheid was de vergelijking van het percentage MG‑ADL‑responders tijdens de eerste behandelcyclus tussen behandelgroepen in de AChR‑Ab‑seropositieve populatie.
Een belangrijk tweede eindpunt was de vergelijking van het percentage QMG‑responders tijdens de eerste behandelcyclus tussen beide behandelgroepen bij de AChR-Ab‑seropositieve patiënten.
Tabel 2. MG‑ADL‑ en QMG‑responders tijdens cyclus 1 in de AChR‑Ab‑seropositieve populatie
(mITT‑analyseset)
| Populatie | Efgartigimod | Placebo n/N (%) | P‑waarde | Verschil efgartigimod | ||||||||
| alfa | alfa‑placebo | |||||||||||
| n/N (%) | (95%-BI) | |||||||||||
| MG‑ADL | Seropositief voor AChR‑Ab | 44/65 (67,7) | 19/64 (29,7) | < 0,0001 | 38,0 (22,1; 54,0) | |||||||
| QMG | Seropositief voor AChR‑Ab | 41/65 (63,1) | 9/64 (14,1) | < 0,0001 | 49,0 (34,5; 63,5) | |||||||
AChR‑Ab = antilichaam tegen acetylcholinereceptor; MG‑ADL = Myasthenia Gravis-specifieke Activiteiten van Dagelijks Leven; QMG = Quantitative Myasthenia Gravis; mITT = modified intent to treat; n = aantal patiënten voor wie de waarneming werd gemeld; N = aantal patiënten in de analyseset; BI = betrouwbaarheidsinterval; Logistische regressie gestratificeerd voor AChR‑Ab‑status (indien van toepassing), Japans/niet‑Japans en standaardzorg, met MG‑ADL bij baseline als covariabele/QMG als covariabelen
Tweezijdige exacte p‑waarde
Uit analyses blijkt dat de percentages voor de MG-ADL‑responders tijdens de tweede behandelcyclus vergelijkbaar waren met de percentages tijdens de eerste behandelcyclus (zie tabel 3).
Tabel 3. MG‑ADL‑ en QMG-responders tijdens cyclus 2 in de AChR‑Ab‑seropositieve populatie
(mITT‑analyseset)
| Populatie | Efgartigimod alfa | Placebo | |||||||
| n/N (%) | n/N (%) | ||||||||
| MG‑ADL | Seropositief voor AChR‑Ab | 36/51 (70,6) | 11/43 (25,6) | ||||||
| QMG | Seropositief voor AChR‑Ab | 24/51 (47,1) | 5/43 (11,6) | ||||||
AChR-Ab = antilichaam tegen acetylcholinereceptor; MG-ADL = Myasthenia Gravis-specifieke Activiteiten van Dagelijks Leven; QMG = Quantitative Myasthenia Gravis; mITT = modified intent to treat; n = aantal patiënten voor wie de waarneming werd gemeld; N = aantal patiënten in de analyseset.
Uit verkennende gegevens blijkt dat het intreden van de respons binnen 2 weken na de eerste infusie werd waargenomen bij 37/44 (84%) van de met efgartigimod alfa intraveneus behandelde patiënten onder de AChR‑Ab‑seropositieve MG‑ADL‑responders.
Het vroegst mogelijke tijdstip voor het starten van de volgende behandelcyclus in de dubbelblinde, placebogecontroleerde studie (ARGX-113-1704) was 8 weken na de eerste infusie van de eerste behandelcyclus. In de totale populatie was de gemiddelde tijd tot de tweede behandelcyclus in de groep met efgartigimod alfa intraveneus 13 weken (SD 5,5 weken) en de mediane tijd was 10 weken (8‑26 weken) vanaf de eerste infusie van de eerste behandelcyclus. Het vroegst mogelijke tijdstip voor het starten van de volgende behandelcyclus in de open‑label verlengingsstudie (ARGX-113-1705) was 7 weken.
Bij patiënten die op de behandeling reageerden, had de klinische verbetering een duur van 5 weken bij 5/44 (11%) patiënten, van 6‑7 weken bij 14/44 (32%) patiënten, van 8‑11 weken bij 10/44 (23%) patiënten en van 12 weken of langer bij 15/44 (34%) patiënten.
Subcutane formulering
Een 10 weken durende gerandomiseerde multicentrische open-labelstudie met parallelle groepen (ARGX-113-2001) werd uitgevoerd bij volwassen patiënten met gMG om de non-inferioriteit van het farmacodynamische effect van efgartigimod alfa subcutaan in vergelijking met efgartigimod alfa intraveneus te evalueren. De belangrijkste inclusie- en exclusiecriteria waren dezelfde als in de studie ARGX-113-1704.
In totaal 110 patiënten werden gerandomiseerd en ontvingen één cyclus van toedieningen eenmaal per week gedurende 4 weken, van ofwel efgartigimod alfa subcutaan 1.000 mg (n = 55) of efgartigimod alfa intraveneus 10 mg/kg (n = 55). Het merendeel van de patiënten testte positief voor antilichamen tegen AChR (AChR-Ab): 45 patiënten (82%) in de efgartigimod alfa subcutaan-groep en 46 patiënten (84%) in de efgartigimod alfa intraveneus-groep. Alle patiënten stonden voorafgaand aan de screening op een stabiele dosis MG-therapie, inhoudend AChE-remmers, steroïden of NSIST's, hetzij in combinatie, hetzij afzonderlijk.
De kenmerken op baseline waren voor beide behandelgroepen hetzelfde.
Tijdens de studie kreeg meer dan 80% van de patiënten in elke groep AChE-remmers, meer dan 60% van de patiënten in elke groep kreeg steroïden en ongeveer 40% in elke behandelgroep kreeg NSIST's, in stabiele doses. Ongeveer 56% van de patiënten in elke behandelgroep was bij aanvang van de studie niet eerder aan NSIST's blootgesteld.
Het primaire eindpunt was de vergelijking van de procentuele afname in spiegels totaal-IgG ten opzichte van baseline op dag 29 tussen behandelgroepen in de gehele populatie. De resultaten bij de AChR-Ab-seropositieve populatie laat non-inferioriteit van efgartigimod alfa subcutaan zien ten opzichte van efgartigimod alfa intraveneus (zie tabel 4).
Tabel 4. ANCOVA-analyse van de procentuele verandering ten opzichte van baseline in de spiegel van totaal IgG op dag 29 in de AChR-Ab-seropositieve populatie (mITT-analyseset)
| Efgartigimod alfa s.c. | Efgartigimod alfa i.v. | Verschil Efgartigimod alfa s.c. Efgartigimod alfa i.v. | ||||||
| N | LS Mean | 95%-BI | N | LS Mean | 95%-BI | Verschil LS of Mean | 95%-BI | p-waarde |
| 41 | -66,9 | -69,78; -64,02 | 43 | -62,4 | -65,22; -59,59 | -4,5 | -8,53; -0,46 | < 0,0001 |
AChR-Ab = antilichaam tegen acetylcholinereceptor; ANCOVA = analyse van covariantie; BI = betrouwbaarheidsinterval; s.c. = subcutaan; i.v. = intraveneus; LS = least squares; mITT = modified intent-to-treatment; N = aantal patiënten per groep die waren opgenomen in de ANCOVA-analyse.
Secundaire eindpunten voor de werkzaamheid waren vergelijkingen van het percentage MG-ADL en QMG-responders, zoals gedefinieerd in studie ARGX-113-1704, tussen beide behandelgroepen. De resultaten van de AChR-Ab-seropositieve populatie zijn weergegeven in tabel 5.
Tabel 5. MG-ADL en QMG-responders op dag 29 in de AChR-Ab-seropositieve populatie
(mITT-analyseset)
| Efgartigimod alfa s.c. | ||||
| n/N (%) |
Efgartigimod alfa i.v.
n/N (%)
| Verschil | |||||||
| Efgartigimod alfa s.c.- | |||||||
| Efgartigimod alfa i.v. (95%-BI) | |||||||
| MG-ADL | 32/45 (71,1) | 33/46 (71,7) | -0,6 (-19,2 tot 17,9) | ||||
| QMG | 31/45 (68,9) | 24/45 (53,3) | 15,6 (-4,3 tot 35,4) |
AChR-Ab = antilichaam tegen acetylcholinereceptor; MG-ADL = Myasthenia Gravis-specifieke Activiteiten van Dagelijks Leven; QMG = Quantitative Myasthenia Gravis; s.c. = subcutaane; i.v. = intraveneus; mITT = modified intent-to-treat; n = aantal patiënten voor wie de waarneming was gemeld; N = aantal patiënten in de analyseset; BI = betrouwbaarheidsinterval.
Uit verkennende gegevens blijkt dat het intreden van de respons binnen 2 weken na de eerste toediening werd waargenomen bij 28/32 (88%) van de met efgartigimod alfa subcutaan behandelde patiënten en bij 27/33 (82%) van de met efgartigimod alfa intraveneus behandelde patiënten onder de AChR-Ab‑seropositieve MG-ADL‑responders.
Chronische inflammatoire demyeliniserende polyneuropathie
De werkzaamheid van efgartigimod alfa subcutaan voor de behandeling van volwassenen met CIDP werd onderzocht in een prospectieve multicentrische studie ARGX-113-1802 die werd uitgevoerd met 2 fasen van behandeling: een open-label Fase A en een dubbelblinde, placebogecontroleerde Fase B met gerandomiseerde onttrekking.
De patiënten hadden in de 6 maanden voor aanvang van de studie al dan niet een CIDP-behandeling gevolgd. Degenen met eerdere CIDP-behandeling alsmede patiënten die geen CIDP-behandeling meer kregen en zonder gedocumenteerd bewijs van recente verslechtering van de CIDP begonnen aan een behandelingsvrije run-in-periode, en patiënten met aantoonbaar bewijs van klinisch betekenisvolle verslechtering traden vervolgens toe tot Fase A van de studie. Degenen die geen CIDP-behandeling meer kregen en met gedocumenteerd bewijs van CIDP-verslechtering sloegen de run-in-periode over en begonnen direct aan Fase A.
In Fase A werden in totaal 322 patiënten opgenomen. De patiënten kregen maximaal 12 wekelijkse injecties met efgartigimod alfa subcutaan 1.000 mg totdat bewijs van klinische verbetering (evidence of clinical improvement, ECI) werd gezien bij 2 achtereenvolgende studiebezoeken. Daarna begonnen patiënten met bevestigde ECI met Fase B van de studie en werden zij gerandomiseerd voor het ontvangen van wekelijkse toedieningen van hetzij efgartigimod alfa subcutaan (111 patiënten) of placebo (110 patiënten). ECI werd gedefinieerd als klinische verbetering op de adjusted Inflammatory Neuropathy Cause and Treatment (aINCAT) of verbetering op de Inflammatory Rasch-built Overall Disability Scale (I- RODS)/Grip Strength bij patiënten die alleen voorafgaand aan Fase A volgens deze schalen waren verslechterd.
In Fase A was de mediane leeftijd van de patiënten 54 jaar (bereik: 20 tot 82 jaar), de mediane tijd sinds diagnose CIDP 2,8 jaar en de mediane INCAT-score 4,0. Vijfenzestig procent was man en 66% was blank. In Fase B was de mediane leeftijd van de patiënten 55 jaar (bereik: 20 tot 82 jaar), de mediane tijd sinds de diagnose CIDP 2,2 jaar en de mediane INCAT-score 3,0. Vierenzestig procent was man en 65% was blank. De kenmerken bij baseline van Fase B voor de behandelingsgroepen waren vergelijkbaar.
In Fase A was het primaire eindpunt het percentage responders, gedefinieerd als patiënten die een bevestigde ECI hadden bereikt. Het primaire eindpunt werd gehaald bij 66,5% van de patiënten; meer informatie hierover staat vermeld in tabel 6.
Een secundair eindpunt in Fase A was de tijd tot eerste bevestigde ECI. Week 4 was het vroegste tijdstip waarop aan de ECI-criteria kon worden voldaan. Op dat moment had tot 40% van de patiënten ECI bereikt. Gebaseerd op een aanvullende, vooraf gespecificeerde analyse vertoonde 25% van de patiënten na 9 dagen klinisch relevante verbetering voor ten minste één van de 3 parameters (aINCAT, I-RODS of Grip Strength).
In alle groepen met eerdere CIDP-medicatie bereikte het merendeel van de patiënten bevestigde ECI.
Tabel 6. Bewijs van klinische verbetering bij patiënten met CIDP in ARGX-113-1802 Fase A
| ECI-responders en tijd tot eerste bevestigde ECI | Fase A |
| Efgartigimod alfa s.c. (N = 322) | |
ECI-responders (patiënten met bevestigde klinische verbetering) n/N (%) (95%-BI) | 214/322 (66,5%) (61,0; 71,6) |
Tijd tot eerste bevestigde ECI in dagen mediaan (95%-BI) | 43,0 (31,0; 51,0) |
n = aantal patiënten waarvoor waarneming werd gemeld; N = aantal patiënten in de analyseset
In Fase B werd het primaire eindpunt gedefinieerd als de tijd tot het optreden van het eerste bewijs van klinische verslechtering (toename van 1 punt op aINCAT vergeleken met baseline van Fase B, bevestigd bij een volgende bezoek na de eerste toename van 1 punt op aINCAT, of toename van ≥ 2 punten op aINCAT vergeleken met baseline van Fase B). Patiënten die efgartigimod alfa subcutaan kregen, bleven significant langer recidiefvrij (d.w.z. geen klinische verslechtering) in vergelijking met patiënten die placebo kregen, zoals aangetoond door een hazard ratio van 0,394 [95%‑BI (0,253; 0,614)]. 31/111 (27,9%) van de patiënten die efgartigimod alfa subcutaan kregen in Fase B van de studie ondervond een recidief, vergeleken met 59/110 (53,6%) van de patiënten die placebo kregen. De resultaten staan vermeld in tabel 7 en afbeelding 2.
Tabel 7. Eerste bewijs van klinische verslechtering bij patiënten met CIDP in studie ARGX-113-
1802 Fase B
| Tijd tot 1e aINCAT-toename (klinische verslechtering) | Fase B | |
Efgartigimod alfa s.c. (N = 111) | Placebo (N = 110) | |
| Hazard ratio (95%-BI) | 0,394 (0,253; 0,614) p-waarde < 0,0001 | |
| Mediaan tijd in dagen (95%-BI) | NB (NB; NB) | 140,0 (75,0; NB) |
NB = niet berekend; N = aantal patiënten in analyseset; aINCAT = adjusted Inflammatory Neuropathy Cause and Treatment
Afbeelding 2. Tijd tot eerste verslechtering aINCAT (Kaplan-Meier-curve) bij patiënten met
CIDP in studie ARGX-113-1802 Fase B
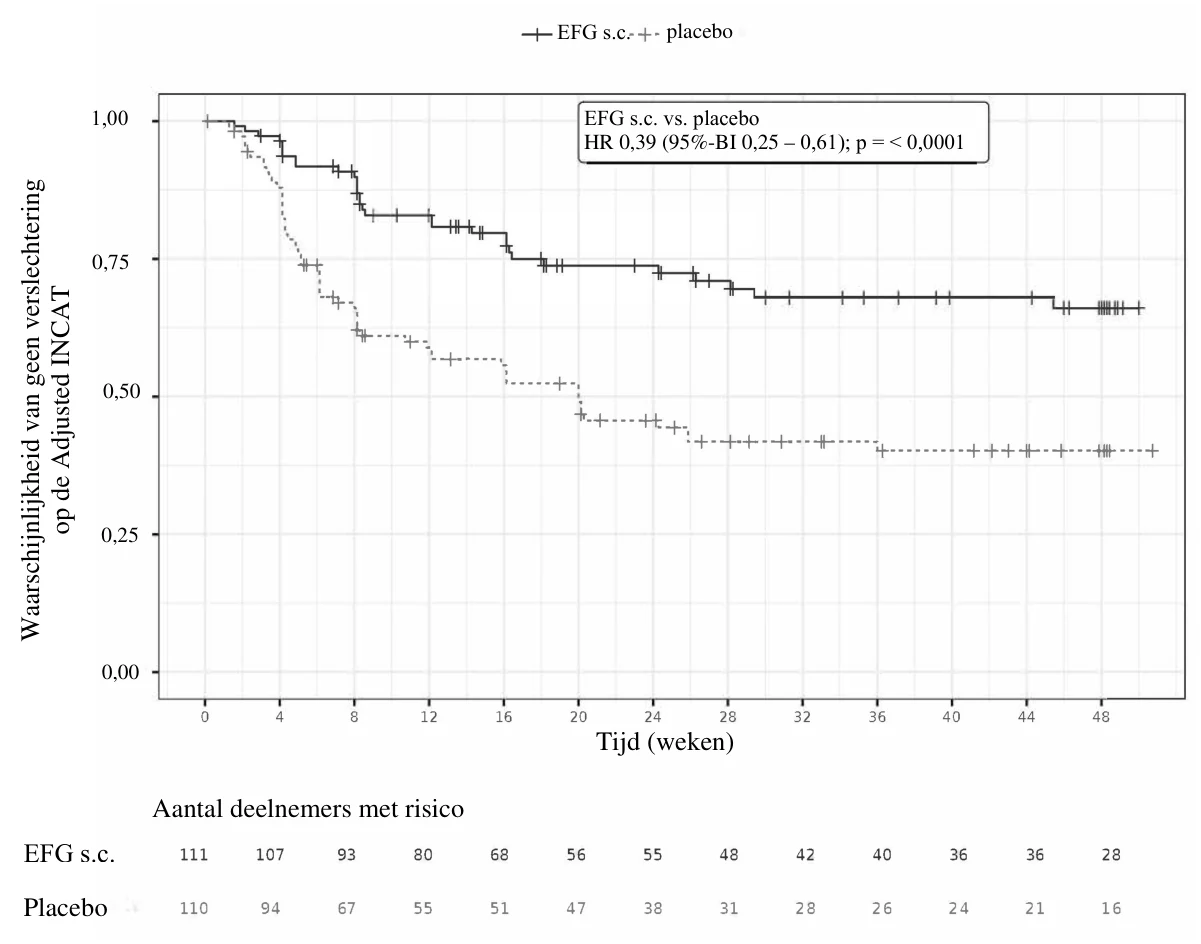
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Vyvgart in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van myasthenia gravis (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Vyvgart in alle subgroepen van pediatrische patiënten met CIDP (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Op basis van de farmacokinetische populatieanalyse van gegevens is de geschatte biologische beschikbaarheid bij efgartigimod alfa 1.000 mg subcutaan 77%.
EFG s.c.
Placebo
De gemiddelde Ctrough na 4 wekelijkse toedieningen met efgartigimod alfa 1.000 mg subcutaan en efgartigimod alfa 10 mg/kg intraveneus waren respectievelijk 22,0 µg/ml (37% CV) en 14,9 µg/ml (43% CV). De AUC0-168h van efgartigimod alfa na toediening van één behandelcyclus met 1.000 mg subcutaan en 10 mg/kg intraveneus waren vergelijkbaar.
Bij patiënten die continue subcutane toediening van efgartigimod alfa 1.000 mg eenmaal per week ontvingen, varieerde de gemiddelde Ctrough van 14,9 tot 20,1 µg/ml.
Distributie
Op basis van de farmacokinetische populatieanalyse van gegevens bij gezonde proefpersonen en patiënten is het distributievolume 18 l.
Biotransformatie
Efgartigimod alfa wordt naar verwachting door proteolytische enzymen afgebroken tot kleine peptiden en aminozuren.
Eliminatie
De terminale halfwaardetijd is 80 tot 120 uur (3 tot 5 dagen). Op basis van de farmacokinetische populatieanalyse van gegevens is de klaring 0,128 l/u. Het molecuulgewicht van efgartigimod alfa is ongeveer 54 kDa, wat ligt op de grens van moleculen die renaal gefiltreerd worden.
Lineariteit/non‑lineariteit
Het farmacokinetische profiel van efgartigimod alfa is lineair, onafhankelijk van dosis of tijd, met een minimale accumulatie.
Speciale patiëntengroepen
Leeftijd, geslacht, ras en lichaamsgewicht
De farmacokinetiek van efgartigimod alfa werd niet beïnvloed door leeftijd (19-84 jaar), geslacht, ras en lichaamsgewicht.
Nierfunctiestoornis
Er zijn geen speciale farmacokinetische onderzoeken uitgevoerd bij patiënten met een nierfunctiestoornis.
Het effect van de nierfunctiemarker geschatte glomerulaire filtratiesnelheid [eGFR] als covariabele in een farmacokinetische populatieanalyse liet een toename van de blootstelling (11% tot 21%) zien bij patiënten met een lichte nierfunctiestoornis (eGFR 60‑89 ml/min/1,73 m2). Voor patiënten met een lichte nierfunctiestoornis wordt geen specifieke dosisaanpassing aanbevolen.
Er zijn onvoldoende gegevens over de invloed van een matige nierfunctiestoornis (eGFR 30-59 ml/min/1,73 m2) en een ernstige nierfunctiestoornis (eGFR < 30 ml/min/1,73 m2) op de farmacokinetische parameters van efgartigimod alfa.
Leverfunctiestoornis
Er zijn geen speciale farmacokinetische onderzoeken uitgevoerd bij patiënten met een leverfunctiestoornis.
Het effect van leverfunctiemarkers als covariabelen in een farmacokinetische populatieanalyse liet geen invloed zien op de farmacokinetiek van efgartigimod alfa.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet‑klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie en toxiciteit bij herhaalde dosering.
Intraveneuze toediening van efgartigimod alfa in reproductieonderzoeken met ratten en konijnen leidde niet tot nadelige effecten op vruchtbaarheid en zwangerschap en er werden ook geen teratogene effecten waargenomen tot dosisniveaus die overeenkomen met 11-voudige (ratten) en 56‑voudige (konijnen) blootstelling bij de mens bij 10 mg/kg op basis van AUC.
Carcinogeniciteit en genotoxiciteit
Er zijn geen onderzoeken uitgevoerd ter beoordeling van het carcinogene en genotoxische potentieel van efgartigimod alfa.
In de meeste weefsels van het menselijk lichaam wordt hyaluronidase aangetroffen. Niet-klinische gegevens voor recombinant humaan hyaluronidase duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering, met inbegrip van eindpunten op het gebied van veiligheidsfarmacologie. Studies naar reproductietoxiciteit met rHuPH20 duidden op embryofoetale toxiciteit bij muizen bij hoge systemische blootstelling, maar lieten geen teratogeen potentieel zien.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Recombinant humaan hyaluronidase (rHuPH20)
L-argininehydrochloride
L-histidine
L-histidinehydrochloride-monohydraat
L-methionine
Polysorbaat 80 (E433)
Natriumchloride
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Vyvgart 1.000 mg oplossing voor injectie
18 maanden
Zo nodig kunnen ongeopende injectieflacons maximaal 3 dagen bij kamertemperatuur (maximaal 30 °C) worden bewaard. Na bewaren bij kamertemperatuur kunnen ongeopende injectieflacons worden teruggeplaatst in de koelkast. Als de injectieflacons buiten de koeling zijn bewaard en daarna in de koeling zijn teruggeplaatst, mag de totale tijd buiten de koeling niet langer zijn dan 3 dagen.
Vanuit microbieel oogpunt moet het product onmiddellijk worden gebruikt, tenzij de methode van bereiding van de spuit het risico van microbiële besmetting uitsluit. Als het middel niet onmiddellijk wordt gebruikt, ligt de verantwoordelijkheid voor de bewaarperiodes en de condities na opening bij de gebruiker.
Vyvgart 1.000 mg oplossing voor injectie in een voorgevulde spuit
2 jaar
Patiënten mogen de ongeopende voorgevulde spuit in de oorspronkelijke verpakking bij kamertemperatuur tot maximaal 30 °C bewaren voor een eenmalige periode van maximaal 1 maand nadat de spuit uit de koelkast is gehaald of tot de vervaldatum, afhankelijk van wat zich het eerst voordoet.
Vanuit microbieel oogpunt moet het product onmiddellijk worden gebruikt. Als het middel niet onmiddellijk wordt gebruikt, ligt de verantwoordelijkheid voor de bewaarperiodes en de condities na opening bij de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C - 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Vyvgart 1.000 mg oplossing voor injectie
5,6 ml oplossing in type I glazen injectieflacon van 6 ml met een rubberen stop, aluminium verzegeling en polypropyleen flip‑offdop.
Verpakkingsgrootte 1 injectieflacon.
Vyvgart 1.000 mg oplossing voor injectie in een voorgevulde spuit
5 ml oplossing in een voorgevulde spuit voor eenmalig gebruik (type I-glas) met een rubberen stop en een rubberen afsluitdop.
Verpakkingsgrootte:
1 voorgevulde spuit.
4 voorgevulde spuiten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Vyvgart wordt geleverd als een gebruiksklare oplossing in een injectieflacon of voorgevulde spuit voor eenmalig gebruik. Het geneesmiddel hoeft niet te worden verdund.
Inspecteer visueel of de inhoud van de injectieflacon/voorgevulde spuit een geelachtige, heldere tot opaalachtige kleur heeft en vrij van deeltjes is. Als er zichtbare deeltjes worden waargenomen mag de injectieflacon/voorgevulde spuit niet worden gebruikt.
Vyvgart 1.000 mg oplossing voor injectie
Nadat de injectieflacon uit de koelkast is gehaald, moet u minstens 15 minuten wachten alvorens te injecteren, zodat de injectieflacon op kamertemperatuur kan komen (zie rubriek 6.3).
Vyvgart 1.000 mg oplossing voor injectie in een voorgevulde spuit
Nadat de voorgevulde spuit uit de koelkast is gehaald, moet u minstens 30 minuten wachten alvorens te injecteren, zodat de oplossing op kamertemperatuur kan komen (zie rubriek 4.2). Na bereiding voor injectie moet het onmiddellijk worden toegediend.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
argenx BV
Industriepark‑Zwijnaarde 7
9052 Gent
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1674/002
EU/1/22/1674/003
EU/1/22/1674/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 10 augustus 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.