


SmPC (samenvatting van de productkenmerken) - Vizimpro
1. NAAM VAN HET GENEESMIDDEL
Vizimpro 15 mg filmomhulde tabletten
Vizimpro 30 mg filmomhulde tabletten
Vizimpro 45 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Vizimpro 15 mg filmomhulde tabletten
Elke filmomhulde tablet bevat dacomitinibmonohydraat, overeenkomend met 15 mg dacomitinib.
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 40 mg lactosemonohydraat.
Vizimpro 30 mg filmomhulde tabletten
Elke filmomhulde tablet bevat dacomitinibmonohydraat, overeenkomend met 30 mg dacomitinib.
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 81 mg lactosemonohydraat.
Vizimpro 45 mg filmomhulde tabletten
Elke filmomhulde tablet bevat dacomitinibmonohydraat, overeenkomend met 45 mg dacomitinib.
Hulpstoffen met bekend effect
Elke filmomhulde tablet bevat 121 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Vizimpro 15 mg filmomhulde tabletten
Blauwe, filmomhulde, ronde, biconvexe tablet van 6,35 mm, met de inscriptie “Pfizer” aan de ene zijde en “DCB15” aan de andere zijde.
Vizimpro 30 mg filmomhulde tabletten
Blauwe, filmomhulde, ronde, biconvexe tablet van 7,5 mm, met de inscriptie “Pfizer” aan de ene zijde en “DCB30” aan de andere zijde.
Vizimpro 45 mg filmomhulde tabletten
Blauwe, filmomhulde, ronde, biconvexe tablet van 9,0 mm, met de inscriptie “Pfizer” aan de ene zijde en “DCB45” aan de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vizimpro, als monotherapie, is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met lokaal gevorderd of gemetastaseerd niet-kleincellig longcarcinoom (NSCLC) met epidermale groeifactorreceptor (EGFR)-activerende mutaties.
4.2 Dosering en wijze van toediening
De behandeling met Vizimpro dient te worden ingezet door en te worden uitgevoerd onder toezicht van een arts met ervaring in het gebruik van antikankergeneesmiddelen.
Alvorens de behandeling met dacomitinib in te zetten, dient de EGFR-mutatiestatus te worden vastgesteld (zie rubriek 4.4).
Dosering
De aanbevolen dosering van Vizimpro is eenmaal daags 45 mg, oraal in te nemen, tot ziekteprogressie of onaanvaardbare toxiciteit optreedt.
Patiënten dienen te worden aangespoord om hun dosis elke dag ongeveer op hetzelfde tijdstip in te nemen. Als de patiënt braakt of een dosis overslaat, dient er geen aanvullende dosis te worden ingenomen en dient de volgende voorgeschreven dosis de volgende dag op het gebruikelijke tijdstip te worden ingenomen.
Dosisaanpassingen
Dosisaanpassingen kunnen nodig zijn gebaseerd op de individuele veiligheid en verdraagbaarheid. Als een dosisverlaging noodzakelijk is dan dient de dosis Vizimpro te worden verlaagd zoals beschreven in tabel 1. Dosisaanpassings- en behandelingsrichtlijnen voor specifieke bijwerkingen worden vermeld in tabel 2 (zie rubriek 4.4 en 4.8).
Tabel 1. Aanbevolen dosisaanpassingen van Vizimpro wegens bijwerkingen
| Dosisniveau | Dosis (eenmaal daags) |
| Aanbevolen startdosering | 45 mg |
| Eerste dosisverlaging | 30 mg |
| Tweede dosisverlaging | 15 mg |
Tabel 2. Dosisaanpassing en behandeling van Vizimpro wegens bijwerkingen
| Bijwerkingen | Dosisaanpassing |
| Interstitiële longziekte (ILD, interstitial lung disease/pneumonitis) |
|
| Diarree |
|
| Huidgerelateerde bijwerkingen |
|
| Bijwerkingen | Dosisaanpassing |
| |
| Overige |
|
Speciale patiëntengroepen
Verminderde leverfunctie
Er zijn geen aanpassingen van de startdosis nodig bij toediening van Vizimpro aan patiënten met een licht (Child-Pugh-klasse A) of matig (Child-Pugh-klasse B) verminderde leverfunctie. De startdosis van Vizimpro dient te worden aangepast tot eenmaal daags 30 mg bij patiënten met een ernstig (Child-Pugh-klasse C) verminderde leverfunctie. De dosis kan na ten minste 4 weken behandeling worden verhoogd tot eenmaal daags 45 mg, gebaseerd op individuele veiligheid en verdraagbaarheid (zie rubriek 5.2).
Verminderde nierfunctie
Er zijn geen aanpassingen van de startdosis nodig bij toediening van Vizimpro aan patiënten met een licht of matig verminderde nierfunctie (creatinineklaring [CrCl] ≥30 ml/min). Er zijn beperkte gegevens beschikbaar bij patiënten met een ernstig verminderde nierfunctie (CrCl <30 ml/min). Er zijn geen gegevens beschikbaar bij patiënten die hemodialyse nodig hebben. Daarom kunnen voor beide patiëntenpopulaties geen doseringsaanbevelingen worden gegeven (zie rubriek 5.2).
Oudere patiënten
Bij ouderen (≥65 jaar) is geen aanpassing van de startdosis van Vizimpro nodig (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Vizimpro bij kinderen (<18 jaar) zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Vizimpro is voor oraal gebruik. De tabletten dienen te worden doorgeslikt met water en kunnen met of zonder maaltijd worden ingenomen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Beoordeling van de EGFR-mutatiestatus
Bij beoordeling van de EGFR-mutatiestatus van een patiënt is het belangrijk dat een goed gevalideerde en degelijke methodologie wordt gekozen om vals-negatieve of vals-positieve bepalingen te voorkomen.
Interstitiële longziekte (ILD)/pneumonitis
ILD/pneumonitis, die fataal kan zijn, is gemeld bij patiënten die Vizimpro kregen (zie rubriek 4.8). Patiënten met een voorgeschiedenis van ILD zijn niet onderzocht.
Een zorgvuldige beoordeling dient te worden uitgevoerd bij alle patiënten met een acuut ontstaan of onverklaarbare verergering van pulmonale symptomen (bijv. dyspneu, hoest, koorts) om ILD/pneumonitis uit te sluiten. De behandeling met dacomitinib dient te worden stopgezet tijdens het onderzoek van deze symptomen. Indien ILD/pneumonitis wordt vastgesteld, dient de behandeling met dacomitinib definitief te worden gestaakt en dient, indien nodig, een gepaste behandeling te worden ingesteld (zie rubriek 4.2).
Diarree
Diarree, met inbegrip van ernstige diarree, is zeer vaak gemeld tijdens behandeling met Vizimpro (zie rubriek 4.8). Diarree kan leiden tot uitdroging met of zonder verminderde nierfunctie, hetgeen fataal kan zijn indien het niet op gepaste wijze wordt behandeld.
Proactieve behandeling van diarree dient te beginnen bij het eerste teken van diarree, vooral binnen de eerste 2 weken na aanvang van de behandeling met dacomitinib, waaronder voldoende hydratatie gecombineerd met een diarreeremmer en dit dient te worden voortgezet totdat de losse ontlasting gedurende 12 uur is opgehouden. Een diarreeremmer (bijv. loperamide) dient te worden gebruikt en, indien nodig, dient de dosis te worden verhoogd naar de hoogste aanbevolen goedgekeurde dosis. Een onderbreking van de toediening en/of een dosisverlaging van de behandeling met dacomitinib kan nodig zijn. Patiënten dienen voldoende oraal gehydrateerd te blijven en patiënten die uitgedroogd raken kunnen toediening van intraveneus vocht en elektrolyten nodig hebben (zie rubriek 4.2).
Huidgerelateerde bijwerkingen
Huiduitslag, erythemateuze en exfoliatieve huidaandoeningen zijn gemeld bij patiënten die werden behandeld met Vizimpro (zie rubriek 4.8).
Ter preventie van een droge huid dient een behandeling met vochtinbrengers te starten en bij het ontstaan van huiduitslag dient een behandeling met topische antibiotica, emollientia en topische steroïden te starten. Patiënten die exfoliatieve huidaandoeningen ontwikkelen dienen orale antibiotica en topische steroïden te krijgen. Toevoeging van orale of intraveneuze breedspectrumantibiotica dient overwogen te worden indien een van deze aandoeningen verergert naar een ernst van graad 2 of hoger. Huiduitslag, erythemateuze en exfoliatieve huidaandoeningen kunnen optreden of verergeren in gebieden die aan de zon worden blootgesteld. Patiënten dienen geadviseerd te worden om beschermende kleding te dragen en een zonnebrandmiddel te gebruiken vóór blootstelling aan de zon. Patiënten kunnen een onderbreking van de toediening en/of een dosisverlaging van de behandeling met dacomitinib nodig hebben (zie rubriek 4.2).
Hepatotoxiciteit en verhoogde transaminasen
Verhoogde transaminasen (alanineaminotransferase verhoogd, aspartaataminotransferase verhoogd, transaminasen verhoogd) zijn gemeld gedurende behandeling met Vizimpro (zie rubriek 4.8). Van de NSCLC-patiënten die werden behandeld met dacomitinib 45 mg per dag zijn geïsoleerde meldingen van hepatotoxiciteit geweest bij 4 (1,6%) patiënten. In het dacomitinibprogramma had leverfalen een fatale afloop bij 1 patiënt. Daarom wordt periodiek leverfunctieonderzoek aanbevolen. Bij patiënten die ernstige verhogingen van transaminasen ontwikkelen tijdens het gebruik van dacomitinib dient de behandeling te worden onderbroken (zie rubriek 4.2).
Geneesmiddelen die worden gemetaboliseerd door cytochroom P450 (CYP)2D6
Vizimpro kan de blootstelling aan andere geneesmiddelen die worden gemetaboliseerd door CYP2D6 verhogen (of de blootstelling aan actieve metabolieten verlagen). Gelijktijdig gebruik van geneesmiddelen die hoofdzakelijk worden gemetaboliseerd door CYP2D6 dient te worden vermeden tenzij deze geneesmiddelen noodzakelijk worden geacht (zie rubriek 4.5).
Andere vormen van interactie
Gelijktijdig gebruik van protonpompremmers (PPI's, proton pump inhibitors) met dacomitinib dient te worden vermeden (zie rubriek 4.5).
Lactose
Dit geneesmiddel bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gelijktijdige toediening van dacomitinib met middelen die de pH van de maag verhogen
De oplosbaarheid van dacomitinib in water is afhankelijk van de pH, waarbij een lage (zure) pH resulteert in een hogere oplosbaarheid. Gegevens van een onderzoek bij 24 gezonde personen wijzen erop dat gelijktijdige toediening van een enkelvoudige dosis dacomitinib van 45 mg met de PPI rabeprazol 40 mg eenmaal daags gedurende 7 dagen, de Cmax, AUC0-96h (oppervlakte onder de concentratie-tijdcurve van tijdstip 0 tot 96 uur) en AUCinf (AUC van tijdstip 0 tot oneindigheid) (n=14) van dacomitinib deed afnemen met respectievelijk ongeveer 51%, 39% en 29%, in vergelijking met toediening van een enkelvoudige dosis dacomitinib van 45 mg alleen. PPI's dienen tijdens behandeling met dacomitinib te worden vermeden (zie rubriek 4.4).
Gebaseerd op gegevens van waarnemingen bij 8 patiënten uit onderzoek A7471001was er geen duidelijk effect van toediening van antacida op de Cmax en AUCinf van dacomitinib. Gebaseerd op samengevoegde gegevens van patiënten was er geen duidelijk effect van
histamine 2 (H2)-receptorantagonisten op de dalconcentratie van dacomitinib bij steady-state (geometrisch gemiddelde verhouding van 86% [90%-BI: 73; 101]). Indien nodig kunnen antacida en H2-receptorantagonisten worden gebruikt. Dacomitinib dient 2 uur vóór of ten minste 10 uur na de inname van H2-receptorantagonisten te worden toegediend.
Gelijktijdige toediening van dacomitinib met CYP2D6-substraten
Gelijktijdige toediening van een enkelvoudige orale dosis dacomitinib van 45 mg verhoogde de gemiddelde blootstelling (AUClast en Cmax) van dextromethorfan, een CYP2D6-test-substraat, met respectievelijk 855% en 874%, vergeleken met toediening van dextromethorfan alleen. Deze resultaten wijzen erop dat dacomitinib kan zorgen voor een verhoging van de blootstelling aan andere geneesmiddelen (of een verlaging van de blootstelling aan actieve metabolieten) die voornamelijk worden gemetaboliseerd door CYP2D6. Gelijktijdig gebruik van geneesmiddelen die hoofdzakelijk worden gemetaboliseerd door CYP2D6 dient te worden vermeden (zie rubriek 4.4). Indien gelijktijdig gebruik van dergelijke geneesmiddelen noodzakelijk wordt geacht, dient dit te gebeuren volgens de aanbevelingen in de respectievelijke bijsluiters aangaande gelijktijdige toediening met sterke CYP2D6-remmers.
Effect van dacomitinib op geneesmiddeltransporteiwitten
Gebaseerd op in–vitro-gegevens kan dacomitinib het potentieel hebben om de activiteit van P-glycoproteïne (P-gp) (in het maag-darmkanaal [GI-kanaal]), borstkankerresistentie-eiwit (BCRP, Breast Cancer Resistance Protein) (systemisch en GI-kanaal) en organische kationtransporteiwit (OCT, organic cation transporter)1 te remmen bij klinisch relevante concentraties (zie rubriek 5.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie
Vrouwen die zwanger kunnen worden dienen het advies te krijgen om een zwangerschap te vermijden terwijl ze Vizimpro krijgen. Vrouwen die zwanger kunnen worden en die dit geneesmiddel krijgen, dienen effectieve anticonceptie te gebruiken tijdens de behandeling en gedurende ten minste 17 dagen (5 halfwaardetijden) na het voltooien van de behandeling.
Zwangerschap
Er zijn geen gegevens over het gebruik van dacomitinib bij zwangere vrouwen. Uit dieronderzoek zijn beperkte effecten op de reproductietoxiciteit gebleken (een lagere maternale lichaamsgewichtstoename en voedselconsumptie bij ratten en konijnen en een lager foetaal lichaamsgewicht en een hogere incidentie van niet-verbeende ossa metatarsalia alleen bij ratten) (zie rubriek 5.3). Gebaseerd op het werkingsmechanisme kan dacomitinib schade aan de foetus veroorzaken wanneer het wordt toegediend aan een zwangere vrouw. Dacomitinib mag niet tijdens de zwangerschap worden gebruikt. Vrouwelijke patiënten die dacomitinib innemen tijdens de zwangerschap of die zwanger worden in de periode dat zij dacomitinib innemen, dienen op de hoogte te worden gesteld van het mogelijke risico voor de foetus.
Borstvoeding
Het is niet bekend of dacomitinib en de metabolieten ervan in de moedermelk worden uitgescheiden. Omdat veel geneesmiddelen in de moedermelk worden uitgescheiden, en vanwege de kans op ernstige bijwerkingen bij zuigelingen die borstvoeding krijgen door blootstelling aan dacomitinib, dienen moeders te worden geadviseerd geen borstvoeding te geven terwijl ze dit geneesmiddel krijgen.
Vruchtbaarheid
Er zijn geen onderzoeken naar de vruchtbaarheid uitgevoerd met dacomitinib. Uit niet-klinische veiligheidsonderzoeken is reversibele epitheelatrofie in de cervix en vagina van ratten gebleken (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Vizimpro heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten die tijdens het gebruik van dacomitinib last krijgen van vermoeidheid of bijwerkingen van de ogen, dienen voorzichtig te zijn tijdens het besturen van een voertuig of het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De mediane duur van de behandeling met Vizimpro in de samengevoegde gegevensset bedroeg 66,7 weken.
De vaakst voorkomende (>20%) bijwerkingen bij patiënten die dacomitinib kregen, waren diarree (88,6%), huiduitslag (79,2%), stomatitis (71,8%), nagelafwijking (65,5%), droge huid (33,3%), verminderde eetlust (31,8%), conjunctivitis (24,7%), gewicht verlaagd (24,3%), alopecia (23,1%), pruritus (22,4%), transaminasen verhoogd (22,0%) en nausea (20,4%).
Ernstige bijwerkingen werden gemeld bij 6,7% van de patiënten die werden behandeld met dacomitinib. De vaakst (≥1%) gemelde ernstige bijwerkingen bij patiënten die dacomitinib kregen, waren diarree (2,0%), interstitiële longziekte (1,2%), huiduitslag (1,2%) en verminderde eetlust (1,2%).
Bijwerkingen die leidden tot dosisverlagingen werden gemeld bij 52,2% van de patiënten die werden behandeld met dacomitinib. De vaakst gemelde (>5%) redenen voor dosisverlagingen vanwege bijwerkingen bij patiënten die dacomitinib kregen, waren huiduitslag (32,2%), nagelafwijking (16,5%) en diarree (7,5%).
Bijwerkingen die leidden tot definitieve stopzetting werden gemeld bij 6,7% van de patiënten die werden behandeld met dacomitinib. De vaakst voorkomende (>0,5%) redenen voor definitieve stopzettingen als gevolg van bijwerkingen bij patiënten die dacomitinib kregen, waren: huiduitslag (2,4%), interstitiële longziekte (2,0%) en diarree (0,8%).
Tabel met bijwerkingen
Tabel 3 geeft de bijwerkingen van Vizimpro weer. De bijwerkingen staan vermeld volgens systeem/orgaanklasse (SOC, system organ class). Binnen elke SOC staan de bijwerkingen gerangschikt naar frequentie, met de vaakst voorkomende reacties het eerst, met gebruikmaking van de volgende conventie: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000). Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 3. Bijwerkingen gemeld in klinische onderzoeken naar dacomitinib (N=255)
| Systeem/orgaanklasse | Zeer vaak | Vaak |
| Voedings- en stofwisselingsstoornissen | Verminderde eetlust Hypokaliëmiea | Dehydratie |
| Zenuwstelselaandoeningen | Dysgeusie | |
| Oogaandoeningen | Conjunctivitisb | Keratitis |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Interstitiële longziekte*c | |
| Maagdarmstelselaandoeningen | Diarree* Stomatitisd Braken Nausea | |
| Huid- en onderhuidaandoeningen | Huiduitslage Palmoplantair erytrodysesthesiesyndroom Huidkloven Droge huidf Pruritusg Nagelafwijkingh Alopecia | Huidexfoliatiei Hypertrichose |
| Systeem/orgaanklasse | Zeer vaak | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid Asthenie | |
| Onderzoeken | Transaminasen verhoogd j Gewicht verlaagd | |
Gegevens gebaseerd op een samenvoeging van 255 patiënten die eenmaal daags 45 mg Vizimpro als startdosis kregen als eerstelijnsbehandeling van NSCLC met EGFR-activerende mutaties in klinische onderzoeken. * Fatale voorvallen werden gemeld. a Onder hypokaliëmie vallen de volgende voorkeurstermen (PT's, preferred terms): bloedkalium verlaagd, hypokaliëmie. b Onder conjunctivitis vallen de volgende PT's: blefaritis, conjunctivitis, droge ogen, niet-infectieuze conjunctivitis. c Onder interstitiële longziekte vallen de volgende PT's: interstitiële longziekte, pneumonitis. d Onder stomatitis vallen de volgende PT's: afte, cheilitis, droge mond, slijmvliesontsteking, mondulceratie, orale pijn, orofaryngeale pijn, stomatitis. e Onder huiduitslag (ook wel huiduitslag en erythemateuze huidaandoeningen genoemd) vallen de volgende PT's: acne, acneïforme dermatitis, erytheem, erythema multiforme, huiduitslag, huiduitslag erythemateus, huiduitslag gegeneraliseerd, huiduitslag vlekkerig, huiduitslag maculopapuleus, huiduitslag papuleus f. Onder droge huid vallen de volgende PT's: droge huid, xerose. g Onder pruritus vallen de volgende PT's: pruritus, huiduitslag pruritus. h Onder nagelafwijking vallen de volgende PT's: ingroeiende nagel, nagelbedbloeding, nagelbedontsteking, nagelverkleuring, nagelafwijking, nagelinfectie, nageltoxiciteit, onychoclasis, onycholyse, onychomadesis, paronychia. i Onder huidexfoliatie (ook wel exfoliatieve huidaandoeningen genoemd) vallen de volgende PT's: exfoliatieve huiduitslag, huidexfoliatie. j Onder transaminasen verhoogd vallen de volgende PT's: alanineaminotransferase verhoogd, aspartaataminotransferase verhoogd, transaminasen verhoogd. | ||
Beschrijving van geselecteerde bijwerkingen
Zeer vaak voorkomende bijwerkingen bij patiënten die optreden bij ten minste 10% van de patiënten in onderzoek ARCHER 1050 worden samengevat naar de graad van de National Cancer Institute-Common Toxicity Criteria (NCI-CTC) in tabel 4.
Tabel 4. Zeer vaak voorkomende bijwerkingen in fase 3-onderzoek ARCHER 1050 (N=451)
Dacomitinib (N=227) | Gefitinib (N=224) | |||||
| Bijwerkingena | Alle graden % | Graad 3 % | Graad 4 % | Alle graden % | Graad 3 % | Graad 4 % |
| Voedings- en stofwisselingsstoornissen | ||||||
| Verminderde eetlust Hypokaliëmieb | 30,8 10,1 | 3,1 4,0 | 0,0 0,9 | 25,0 5,8 | 0,4 1,8 | 0,0 0,0 |
| Oogaandoeningen | ||||||
| Conjunctivitisc | 23,3 | 0,0 | 0,0 | 8,9 | 0,0 | 0,0 |
| Maagdarmstelselaandoeningen | ||||||
Diarreed Stomatitise Nausea | 87,2 69,6 18,9 | 8,4 4,4 1,3 | 0,0 0,4 0,0 | 55,8 33,5 21,9 | 0,9 0,4 0,4 | 0,0 0,0 0,0 |
| Huid- en onderhuidaandoeningen | ||||||
Huiduitslagf 77,1 24,2 0,0 57,6 0,9 0,0 Palmoplantair
erytrodysesthesiesyndroom
14,5 0,9 0,0 3,1 0,0 0,0
Droge huidg 29,5 1,8 0,0 18,8 0,4 0,0
Dacomitinib (N=227) | Gefitinib (N=224) | |||||
| Bijwerkingena | Alle graden % | Graad 3 % | Graad 4 % | Alle graden % | Graad 3 % | Graad 4 % |
Pruritush Nagelafwijkingi Alopecia | 20,3 65,6 23,3 | 0,9 7,9 0,4 | 0,0 0,0 0,0 | 14,3 21,4 12,5 | 1,3 1,3 0,0 | 0,0 0,0 0,0 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||||||
| Asthenie | 12,8 | 2,2 | 0,0 | 12,5 | 1,3 | 0,0 |
| Onderzoeken | ||||||
Transaminasen verhoogd j Gewicht verlaagd | 23,8 25,6 | 0,9 2,2 | 0,0 0,0 | 40,2 16,5 | 9,8 0,4 | 0,0 0,0 |
a Alleen bijwerkingen met een incidentie van ≥10% in de dacomitinibgroep zijn opgenomen. b Onder hypokaliëmie vallen de volgende voorkeurstermen (PT's, preferred terms): bloedkalium verlaagd, hypokaliëmie. c Onder conjunctivitis vallen de volgende PT's: blefaritis, conjunctivitis, droge ogen, niet-infectieuze conjunctivitis. d Er werd 1 fataal voorval gemeld in de dacomitinibgroep. e Onder stomatitis vallen de volgende PT's: afte, cheilitis, droge mond, slijmvliesontsteking, mondulceratie, orale pijn, orofaryngeale pijn, stomatitis. f Onder huiduitslag vallen de volgende PT's: acne, acneïforme dermatitis, erytheem, huiduitslag, huiduitslag erythemateus, huiduitslag gegeneraliseerd, huiduitslag vlekkerig, huiduitslag maculopapuleus, huiduitslag papuleus. g Onder droge huid vallen de volgende PT's: droge huid, xerose. h Onder pruritus vallen de volgende PT's: pruritus, huiduitslag pruritus. i Onder nagelafwijking vallen de volgende PT's: ingroeiende nagel, nagelverkleuring, nagelafwijking, nagelinfectie, nageltoxiciteit, onychoclasis, onycholyse, onychomadesis, paronychia. j Onder transaminasen verhoogd vallen de volgende PT's: alanineaminotransferase verhoogd, aspartaataminotransferase verhoogd, transaminasen verhoogd. | ||||||
Interstitiële longziekte (ILD)/pneumonitis
Bijwerkingen van ILD/pneumonitis werden gemeld bij 2,7% van de patiënten die Vizimpro kregen en ILD/pneumonitis van graad ≥3 werd gemeld bij 0,8%, waaronder een fataal voorval (0,4%) (zie rubriek 4.4).
De mediane tijd tot de eerste episode van ILD/pneumonitis van alle graden was 16 weken en de mediane tijd tot de ergste episode van ILD/pneumonitis was 16 weken bij patiënten die dacomitinib kregen. De mediane duur van ILD/pneumonitis van alle graden en van graad ≥3 was respectievelijk 13 weken en 1,5 week (zie rubriek 4.4).
Diarree
Diarree was de vaakst gemelde bijwerking bij patiënten die Vizimpro kregen (88,6%) en bijwerkingen van diarree van graad ≥3 werden gemeld bij 9,4% van de patiënten. In een klinisch onderzoek had 1 patiënt (0,4%) een fatale afloop (zie rubriek 4.4).
De mediane tijd tot de eerste episode van diarree van alle graden was 1 week en de mediane tijd tot de ergste episode van diarree was 2 weken bij patiënten die dacomitinib kregen. De mediane duur van diarree van alle graden en van graad ≥3 was respectievelijk 20 weken en 1 week (zie rubriek 4.4).
Huidgerelateerde bijwerkingen
Bijwerkingen van huiduitslag, erythemateuze en exfoliatieve huidaandoeningen werden gemeld bij respectievelijk 79,2% en 5,5% van de patiënten die Vizimpro kregen. De huidgerelateerde bijwerkingen waren van graad 1 tot 3. Bijwerkingen van huiduitslag en erythemateuze huidaandoeningen van graad 3 waren de vaakst gemelde bijwerkingen van graad 3 (25,5%). Exfoliatieve huidaandoeningen van graad 3 werden gemeld bij 0,8% van de patiënten (zie rubriek 4.4).
De mediane tijd tot de eerste episode van huiduitslag en erythemateuze huidaandoeningen van alle graden was ongeveer 2 weken en de mediane tijd tot de ergste episode van huiduitslag en erythemateuze huidaandoeningen was 7 weken bij patiënten die dacomitinib kregen. De mediane duur van huiduitslag en erythemateuze huidaandoeningen van alle graden en van graad ≥3 was respectievelijk 53 weken en 2 weken. De mediane tijd tot de eerste episode van exfoliatieve huidaandoeningen van alle graden was 6 weken en de mediane tijd tot de ergste episode van exfoliatieve huidaandoeningen was 6 weken. De mediane duur van exfoliatieve huidaandoeningen van alle graden en van graad ≥3 was respectievelijk 10 weken en ongeveer 2 weken.
Verhoogde transaminasen
Verhoogde transaminasen (alanineaminotransferase verhoogd, aspartaataminotransferase verhoogd, transaminasen verhoogd) werden gemeld bij 22,0% van de patiënten die Vizimpro kregen en waren van graad 1 tot 3, met het merendeel graad 1 (18,4%) (zie rubriek 4.4).
De mediane tijd tot de eerste episode van verhoogde transaminasen van alle graden was ongeveer 12 weken en de mediane tijd tot de ergste episode van verhoogde transaminasen was 12 weken bij patiënten die dacomitinib kregen. De mediane duur van verhoogde transaminasen van alle graden en graad ≥3 was respectievelijk 11 weken en 1 week.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De bijwerkingen waargenomen bij doses hoger dan eenmaal daags 45 mg waren voornamelijk gastro-intestinaal, dermatologisch en constitutioneel (bijv. vermoeidheid, malaise en gewichtsverlies).
Er is geen antidotum bekend voor dacomitinib. De behandeling van overdosering met dacomitinib dient te bestaan uit een symptomatische behandeling en algemene ondersteunende maatregelen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, proteïnekinaseremmers, ATC-code: L01EB07
Werkingsmechanisme
Dacomitinib is een pan-humane epidermale groeifactorreceptor (HER) (EGFR/HER1, HER2 en HER4)-remmer met activiteit tegen gemuteerde EGFR met deleties in exon 19 of de L858R-substitutie in exon 21. Dacomitinib bindt selectief en irreversibel aan zijn HER-familiedoelen, wat langdurige remming oplevert.
Klinische werkzaamheid
Vizimpro bij de eerstelijnsbehandeling van NSCLC-patiënten met EGFR-activerende mutaties (ARCHER 1050)
De werkzaamheid en veiligheid van Vizimpro werden onderzocht in een fase 3-onderzoek (ARCHER 1050), uitgevoerd bij patiënten met lokaal gevorderde NSCLC, niet geschikt voor curatieve chirurgie of radiotherapie, of gemetastaseerde NSCLC met activerende mutaties van EGFR, om de superioriteit van dacomitinib ten opzichte van gefitinib aan te tonen. In een multicenter, multinationaal, gerandomiseerd, open-label fase 3-onderzoek werden in totaal 452 patiënten gerandomiseerd in een verhouding van 1:1 naar dacomitinib of gefitinib.
De behandeling werd continu dagelijks oraal toegediend tot ziekteprogressie, aanvang van een nieuwe antikankerbehandeling, onverdraagbare toxiciteit, intrekking van de toestemming, overlijden of de beslissing door de onderzoeker in verband met de naleving van het protocol, afhankelijk van wat het eerst optrad. Stratificatiefactoren bij de randomisatie waren etnische herkomst (Japans versus vasteland-Chinees versus overig Oost-Aziatisch versus niet-Oost-Aziatisch, zoals vermeld door de patiënt) en EGFR-mutatiestatus (exon 19-deletie versus de L858R-mutatie in exon 21). De EGFR-mutatiestatus werd bepaald met een gestandaardiseerde en in de handel verkrijgbare testkit.
Het primaire eindpunt van het onderzoek was progressievrije overleving (PFS, progression-free survival), zoals bepaald met een geblindeerde onafhankelijke radiologische centrale (ICR, independent radiology central) beoordeling. Belangrijke secundaire eindpunten waren het objectieve responspercentage (ORR, objective response rate), de duur van de respons (DoR, duration of response) en algehele overleving (OS, overall survival).
De demografische kenmerken van de gehele onderzoekspopulatie waren als volgt: 60% was vrouw; de mediane leeftijd bij het includeren was 62 jaar, van wie 10,8% ≥75 jaar. Dertig procent had als uitgangswaarde een Eastern Cooperative Oncology Group (ECOG)-prestatiestatus (PS) van 0 en 70% had ECOG-PS 1; 59% had een exon 19-deletie en 41% had een L858R-mutatie in exon 21. Etnische herkomst was 23% Kaukasisch, 77% Aziatisch en <1% Afro-Amerikaans. Patiënten met hersenmetastasen of leptomeningeale ziekte of ECOG-PS ≥2 werden van het onderzoek uitgesloten.
Een statistisch significante verbetering in de PFS, zoals bepaald met de IRC-beoordeling, werd aangetoond voor patiënten gerandomiseerd naar dacomitinib vergeleken met degenen die werden gerandomiseerd naar gefitinib, zie tabel 5 en afbeelding 1.
De subgroepanalyses van de PFS volgens IRC-beoordeling gebaseerd op de uitgangskenmerken kwamen overeen met die van de primaire analyse van de PFS. In het bijzonder bedroegen de hazardratio’s (HR's) voor de PFS volgens IRC-beoordeling bij Aziatische en niet-Aziatische patiënten respectievelijk 0,509 (95%-BI: 0,391; 0,662) en 0,889 (95%-BI: 0,568; 1,391). Bij Aziatische patiënten bedroeg de mediane PFS 16,5 maanden voor de dacomitinibgroep en 9,3 maanden voor de gefitinibgroep. Bij niet-Aziatische patiënten bedroeg de mediane PFS 9,3 maanden voor de dacomitinibgroep en 9,2 maanden voor de gefitinibgroep.
De OS-resultaten van de eindanalyse (afkapdatum gegevens 17 februari 2017), toen 48,7% van de voorvallen was opgetreden, gaven een HR te zien van 0,760 (95%-BI: 0,582; 0,993) en een toename van 7,3 maanden in de mediane OS (mediane OS: respectievelijk 34,1 maanden [95%-BI: 29,5; 37,7] en 26,8 maanden [95%-BI: 23,7; 32,1] in de dacomitinibgroep en de gefitinibgroep). In overeenstemming met de hiërarchische testaanpak, echter, werd de analyse stopgezet met het testen van de ORR, aangezien de statistische significantie niet was bereikt. Daarom kon de statistische significantie van de OS-verbetering niet formeel beoordeeld worden.
Tabel 5. Werkzaamheidsresultaten van ARCHER 1050 bij patiënten met eerder onbehandelde NSCLC met EGFR-activerende mutaties – ITT-populatie*
Dacomitinib N=227 | Gefitinib N=225 | |
| Progressievrije overleving (volgens IRC) | ||
| Aantal patiënten met voorval, n (%) | 136 (59,9%) | 179 (79,6%) |
| Mediane PFS in maanden (95%-BI) | 14,7 (11,1; 16,6) | 9,2 (9,1; 11,0) |
| HR (95%-BI)a | 0,589 (0,469; 0,739) | |
| 2-zijdige p-waardeb | <0,0001 | |
| Objectief responspercentage (volgens IRC) | ||
| Objectief responspercentage % (95%-BI) | 74,9% (68,7; 80,4) | 71,6% (65,2; 77,4) |
| 2-zijdige p-waardec | 0,3883 | |
| Duur van de respons bij responders (volgens IRC) | ||
| Aantal responders volgens IRC- | 170 (74,9) | 161 (71,6) |
Dacomitinib N=227 | Gefitinib N=225 | |
| beoordeling, n (%) | ||
| Mediane DoR in maanden (95%-BI) | 14,8 (12,0; 17,4) | 8,3 (7,4; 9,2) |
| HR (95%-BI)a | 0,403 (0,307; 0,529) | |
| 2-zijdige p-waardeb | <0,0001 | |
* Gegevens gebaseerd op afkapdatum gegevens 29 juli 2016. Afkortingen: BI=betrouwbaarheidsinterval; EGFR=epidermale groeifactorreceptor; HR=hazardratio; IRC=onafhankelijke radiologische centrale (independent radiologic central); ITT= intent-to-treat; IWRS= interactief webresponssysteem; N/n=totaal aantal; NSCLC=niet-kleincellig longcarcinoom (non-small-cell lung cancer); PFS=progressievrije overleving (progression-free survival); DoR=duur van de respons (duration of response). a. Van een gestratificeerde Cox-regressie. De stratificatiefactoren waren etnische herkomst (Japans vs. vasteland-Chinees en overig Oost-Aziatisch vs. niet-Oost-Aziatisch) en EGFR-mutatiestatus (exon 19-deletie vs. de L858R-mutatie in exon 21) bij de randomisatie door middel van IWRS. b. Gebaseerd op de gestratificeerde log-ranktoets. De stratificatiefactoren waren etnische herkomst (Japans vs. vasteland-Chinees en overig Oost-Aziatisch vs. niet-Oost-Aziatisch) en EGFR-mutatiestatus (exon 19-deletie vs. de L858R-mutatie in exon 21) bij de randomisatie door middel van IWRS. c. Gebaseerd op de gestratificeerde Cochran-Mantel-Haenszel-toets. De stratificatiefactoren waren etnische herkomst (Japans vs. vasteland-Chinees en overig Oost-Aziatisch vs. niet-Oost-Aziatisch) en EGFR-mutatiestatus (exon 19-deletie vs. de L858R-mutatie in exon 21) bij de randomisatie door middel van IWRS. | ||
Afbeelding 1. ARCHER 1050 - Kaplan-Meier-curve voor de PFS volgens IRC-beoordeling –
ITT-populatie
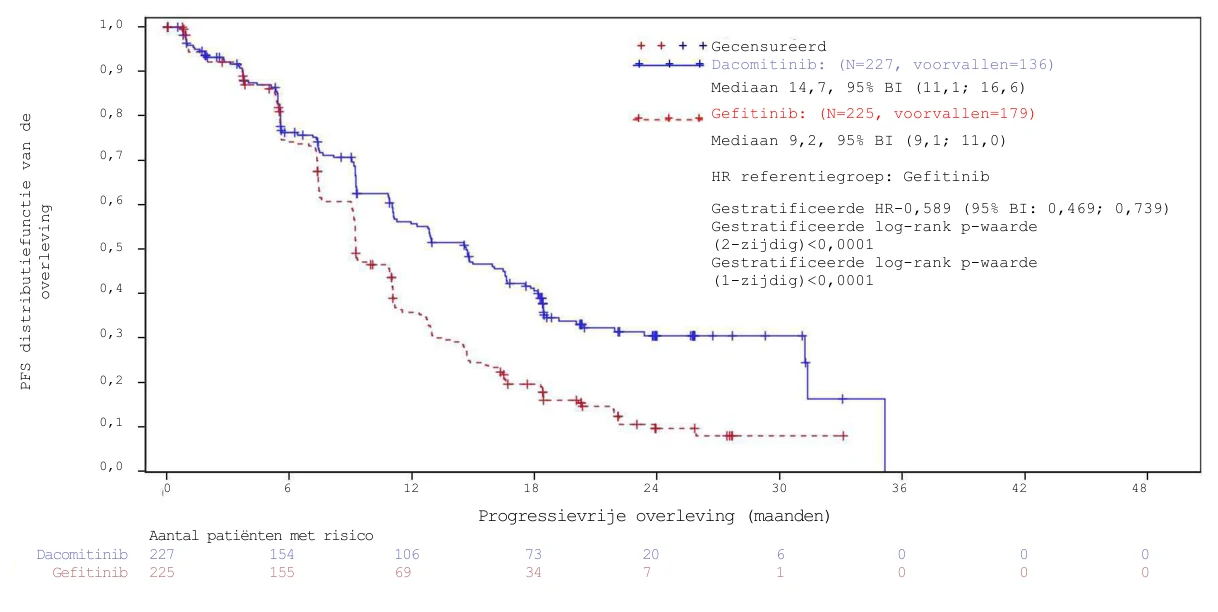
Afkortingen: BI=betrouwbaarheidsinterval; HR=hazardratio; IRC=onafhankelijke radiologische centrale (independent radiologic central); ITT=intent-to-treat; N=totaal aantal; PFS=progressievrije overleving (progression-free survival).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met dacomitinib in alle subgroepen van pediatrische patiënten met de indicatie NSCLC (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na toediening van een enkelvoudige dosis dacomitinib-tabletten van 45 mg bedraagt de gemiddelde orale biologische beschikbaarheid van dacomitinib 80% (bereik: 65% tot 100%) vergeleken met intraveneuze toediening, waarbij de Cmax 5 tot 6 uur na de orale toediening wordt bereikt. Na toediening van 45 mg dacomitinib per dag werd de steady-state bereikt binnen 14 dagen. Voedsel verandert de biologische beschikbaarheid niet in klinisch betekenisvolle mate. Dacomitinib is een substraat voor de membraantransporteiwitten P-gp en BCRP. Gebaseerd op de orale biologische beschikbaarheid van 80% is de kans dat deze membraantransporteiwitten invloed hebben op de absorptie van dacomitinib echter klein.
Distributie
Na intraveneuze toediening wordt dacomitinib uitgebreid verdeeld in het hele lichaam met een gemiddeld steady-state distributievolume van 27 l/kg (patiënt van 70 kg) [variatiecoëfficiënt (CV%): 18%]. In plasma bindt dacomitinib aan albumine en α1-zuur-glycoproteïne en is de ongebonden fractie bij gezonde vrijwilligers in vitro en ex vivo ongeveer 2%.
Biotransformatie
De primaire metabole routes van dacomitinib bij mensen zijn oxidatie en glutathionconjugatie. Na orale toediening van een enkelvoudige dosis [14C]-dacomitinib van 45 mg was de meest voorkomende circulerende metaboliet O-desmethyl-dacomitinib. Deze metaboliet vertoonde in vitro een farmacologische activiteit die vergelijkbaar was met die van dacomitinib in de in vitro uitgevoerde biochemische tests. In feces waren dacomitinib, O-desmethyl-dacomitinib, een cysteïneconjugaat van dacomitinib, en een mono-geoxygeneerde metaboliet van dacomitinib de belangrijkste geneesmiddelgerelateerde componenten. In-vitro-onderzoeken hebben aangetoond dat CYP2D6 het belangrijkste CYP-isozym was dat was betrokken bij de vorming van O-desmethyl-dacomitinib, terwijl CYP3A4 bijdroeg aan de vorming van andere minder belangrijke oxidatieve metabolieten. O-desmethyl-dacomitinib was verantwoordelijk voor 16% van de radioactiviteit in humaan plasma en wordt voornamelijk gevormd door CYP2D6 en in mindere mate door CYP2C9. De remming van CYP2D6 vertaalde zich in een afname van de blootstelling aan metabolieten van ongeveer 90% en in een toename van de blootstelling aan dacomitinib van ongeveer 37%.
Overige informatie over geneesmiddeleninteracties
Effect van dacomitinib en O-desmethyl-dacomitinib op CYP-enzymen
In vitro hebben dacomitinib en zijn metaboliet O-desmethyl-dacomitinib een laag potentieel om de activiteiten te remmen van CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19 of CYP3A4/5 bij klinisch relevante concentraties. In vitro heeft dacomitinib een laag potentieel om CYP1A2, CYP2B6 of CYP3A4 te induceren bij klinisch relevante concentraties.
Effect van dacomitinib op geneesmiddeltransporteiwitten
In vitro heeft dacomitinib een laag potentieel om de activiteiten te remmen van de geneesmiddeltransporteiwitten P-gp (systemisch), organische aniontransporteiwitten (OAT)1 en OAT3, OCT2, organisch aniontransporterendpolypeptide (OATP)1B1 en OATP1B3, maar het kan de activiteit remmen van P-gp (in het GI-kanaal), BCRP (systemisch en GI-kanaal) en OCT1 bij klinisch relevante concentraties.
Effect van dacomitinib op UGT-enzymen
In vitro heeft dacomitinib een laag potentieel om uridinedifosfaat-glucuronosyltransferase (UGT)1A4, UGT1A6, UGT1A9, UGT2B7 en UGT2B15 te remmen.
Eliminatie
De plasmahalfwaardetijd van dacomitinib varieert van 54 tot 80 uur. Dacomitinib vertoonde een klaring van 20,0 l/u met een interindividuele variabiliteit van 32% (CV%). Bij 6 gezonde mannelijke personen die een enkelvoudige orale dosis met [14C] radioactief gemerkt dacomitinib kregen, werd mediaan 82% van de totale toegediende radioactiviteit binnen 552 uur teruggevonden; feces (79% van de dosis) was de belangrijkste uitscheidingsroute en 3% van de toegediende dosis werd teruggevonden in de urine, waarvan <1% van de toegediende dosis onveranderde dacomitinib was.
Speciale patiëntengroepen
Leeftijd, etnische herkomst, geslacht, lichaamsgewicht
Gebaseerd op farmacokinetische populatieanalyses hebben de leeftijd, etnische herkomst (Aziatisch en niet-Aziatisch), het geslacht en het lichaamsgewicht van de patiënt geen klinisch relevant effect op de voorspelde blootstelling aan dacomitinib bij steady-state.
Ongeveer 90% van de patiënten die in deze analyse waren geïncludeerd waren Aziatisch of Kaukasisch.
Verminderde leverfunctie
In een onderzoek gewijd aan een verminderde leverfunctie was de blootstelling aan dacomitinib (AUCinf en Cmax) na een enkelvoudige orale dosis Vizimpro van 30 mg onveranderd bij een licht verminderde leverfunctie (Child-Pugh-klasse A; N=8) en nam de blootstelling met respectievelijk 15% en 20% af bij een matig verminderde leverfunctie (Child-Pugh-klasse B; N=9) in vergelijking met personen met een normale leverfunctie (N=8). In een tweede onderzoek gewijd aan een verminderde leverfunctie was de blootstelling aan dacomitinib na een enkelvoudige orale dosis Vizimpro van 30 mg onveranderd wat betreft AUCinf en met 31% verhoogd wat betreft Cmax bij personen met een ernstig verminderde leverfunctie (Child-Pugh-klasse C; N=8) in vergelijking met personen met een normale leverfunctie (N=8). Daarnaast had een licht verminderde leverfunctie, gebaseerd op een farmacokinetische populatieanalyse met gegevens van 1.381 patiënten, onder wie 158 patiënten met een licht verminderde leverfunctie gedefinieerd volgens de criteria van het National Cancer Institute (NCI) [totaal bilirubine ≤ bovengrens van normaal (ULN, upper limit of normal) en aspartaataminotransferase (ASAT) > ULN, of totaal bilirubine >1,0 tot 1,5 × ULN en elke ASAT; N=158], geen effect op de farmacokinetiek van dacomitinib. Vanwege het lage aantal patiënten in de groep met een matig verminderde leverfunctie [totale bilirubine >1,5 tot 3 × ULN en elke ASAT; N=5] is er geen bewijs voor een verandering in de farmacokinetiek van dacomitinib.
Verminderde nierfunctie
Er zijn geen klinische onderzoeken uitgevoerd bij patiënten met een verminderde nierfunctie. Gebaseerd op farmacokinetische populatieanalyses veranderde een licht
(60 ml/min ≤ CrCl <90 ml/min; N=590) en een matig (30 ml/min ≤ CrCl <60 ml/min; N=218) verminderde nierfunctie de farmacokinetiek van dacomitinib niet, in vergelijking met personen met een normale (CrCl ≥90 ml/min; N=567) nierfunctie. Beperkte farmacokinetische gegevens zijn beschikbaar bij patiënten met een ernstig verminderde nierfunctie (CrCl <30 ml/min) (N=4). Bij patiënten die hemodialyse nodig hebben, is de farmacokinetiek niet onderzocht.
Verbanden tussen blootstelling en respons
In het onderzochte blootstellingsbereik kon geen duidelijk verband tussen de blootstelling aan dacomitinib en de werkzaamheid worden bepaald. Er werd een significant verband tussen de blootstelling en de veiligheid vastgesteld voor huiduitslag/acneïforme dermatitis van graad ≥3, andere huidtoxiciteiten, diarree en stomatitis van graad ≥1.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde dosis
In toxiciteitsonderzoeken met herhaalde orale dosis gedurende maximaal 6 maanden bij ratten en 9 maanden bij honden werden de belangrijkste toxiciteiten vastgesteld in de huid/het haar (huidveranderingen bij ratten en honden, atrofie/dysplasie van haarfollikels bij ratten), de nieren (papilnecrose vaak gepaard gaand met tubulusdegeneratie, -regeneratie, -dilatatie en/of -atrofie en veranderingen in urinemarkers die wijzen op nierletsel bij ratten, erosie of ulceratie van het pelvisepitheel vergezeld van ontsteking zonder veranderingen die wijzen op nierdisfunctie bij honden), de ogen (hoornvliesepitheelatrofie bij ratten en honden, hoornvliesulcera/erosies met rode/gezwollen conjunctiva(e), conjunctivitis, opgetrokken derde ooglid, meer knipperen met de ogen, gedeeltelijk gesloten ogen, traanproductie, en/of oogafscheiding bij honden), het spijsverteringsstelsel (enteropathie bij ratten en honden, erosies/ulcera van de mond met roodgekleurde slijmvliezen bij honden) en atrofie van epitheelcellen van andere organen bij ratten. Daarnaast werden alleen bij ratten hepatocellulaire necrose met verhoogde transaminasewaarden en hepatocellulaire vacuolisatie waargenomen. Deze effecten waren omkeerbaar, met uitzondering van de veranderingen in de haarfollikels en nieren. Alle effecten traden op bij een systemische blootstelling die lager was dan bij mensen bij de aanbevolen dosis van 45 mg eenmaal daags.
Genotoxiciteit
Dacomitinib werd getest met een reeks genetische toxicologietests. Dacomitinib was niet mutageen in een bacteriële terugmutatie (Ames)-test en niet clastogeen of aneugeen in de in vivo uitgevoerde beenmerg-micronucleustest bij mannetjes- en vrouwtjesratten. Dacomitinib was clastogeen in de in-vitro-test op chromosoomafwijkingen in humane lymfocyten bij cytotoxische concentraties. Dacomitinib is niet rechtstreeks reactief tegen DNA, zoals is gebleken uit de negatieve reactie in de bacteriële terugmutatietest, en veroorzaakte geen schade aan chromosomen in een beenmerg-micronucleustest bij concentraties van maximaal ongeveer 60-70 keer de ongebonden AUC of Cmax bij de aanbevolen dosis voor mensen. Daarom is dacomitinib naar verwachting niet genotoxisch bij klinisch relevante blootstellingsconcentraties.
Carcinogeniteit
Er zijn geen onderzoeken naar carcinogeniteit uitgevoerd met dacomitinib.
Verminderde vruchtbaarheid
Er zijn geen onderzoeken naar de vruchtbaarheid uitgevoerd met dacomitinib. In toxiciteitsonderzoeken met herhaalde dosis met dacomitinib werden effecten op de voortplantingsorganen waargenomen bij vrouwtjesratten die ongeveer 0,3 maal de ongebonden AUC kregen in de aanbevolen dosis voor mensen (gedurende 6 maanden) en deze waren beperkt tot reversibele epitheelatrofie in de cervix en de vagina. Er was geen effect op de voortplantingsorganen bij mannetjesratten die ≤2 mg/kg/dag gedurende 6 maanden (ongeveer 1,1 keer de ongebonden AUC in de aanbevolen dosis voor mensen) kregen of bij honden die ≤1 mg/kg/dag gedurende 9 maanden (ongeveer 0,3 keer de ongebonden AUC in de aanbevolen dosis voor mensen) kregen.
Ontwikkelingstoxiciteit
In onderzoeken naar embryo-foetale ontwikkeling bij ratten en konijnen kregen drachtige dieren orale doses tot respectievelijk maximaal ongeveer 2,4 keer en 0,3 keer de ongebonden AUC in de aanbevolen dosis voor mensen gedurende de periode van de organogenese. De maternale lichaamsgewichtstoename en de voedselinname waren lager bij drachtige ratten en konijnen. De maternale toxische dosis was foetotoxisch bij ratten en leidde tot een verlaagd foetaal lichaamsgewicht en een hogere incidentie van niet-verbeende ossa metatarsalia.
Fototoxiciteit
Uit een onderzoek naar fototoxiciteit met dacomitinib bij gepigmenteerde ratten is geen fototoxiciteitspotentieel gebleken.
Environmental Risk Assessment (ERA)
In onderzoeken voor de evaluatie van het risico voor het milieu is aangetoond dat dacomitinib potentieel zeer persistent, bioaccumulerend en toxisch voor het milieu is (zie rubriek 6.6).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat
Microkristallijne cellulose
Natriumzetmeelglycolaat
Magnesiumstearaat
Filmomhulling
Opadry II blauw 85F30716 met:
Polyvinylalcohol – gedeeltelijk gehydrolyseerd (E1203)
Talk (E553b)
Titaandioxide (E171)
Macrogol (E1521)
Indigokarmijn aluminiumlak (E132)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
5 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Aluminium/aluminium blisterverpakking met 10 filmomhulde tabletten. Elke verpakking bevat 30 filmomhulde tabletten.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Dacomitinib is potentieel een zeer persistente, bioaccumulerende en toxische substantie (zie rubriek 5.3). Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Brussel
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/19/1354/001
EU/1/19/1354/002
EU/1/19/1354/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 2 april 2019
Datum van laatste verlenging: 7 december 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.