


SmPC (samenvatting van de productkenmerken) - Vimkunya
1. NAAM VAN HET GENEESMIDDEL
VIMKUNYA suspensie voor injectie in een voorgevulde spuit
Chikungunyavaccin (recombinant, geadsorbeerd)
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén dosis (0,8 ml) bevat 40 microgram eiwit van virusachtige deeltjes (virus-like particles1,2, VLP) van het chikungunyavirus (CHIKV), geadsorbeerd op gehydrateerd aluminiumhydroxide.
1 geproduceerd in humane embryonale niercellen door recombinant-DNA-technologie. 2 afkomstig van de Senegal-stam 37997 van CHIKV, bestaande uit het capside-eiwit (C) en de envelopeiwitten E1 en E2 van CHIKV.
Gehydrateerd aluminiumhydroxide (ongeveer 300 microgram Al3+ per dosis van 0,8 ml).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Suspensie voor injectie.
Voorafgaand aan schudden is het vaccin een heldere vloeistof met wit precipitaat.
pH: 6,6-8,2
Osmolaliteit: 320-390 mOsmol/kg
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
VIMKUNYA is geïndiceerd voor actieve immunisatie voor de preventie van ziekte veroorzaakt door het chikungunyavirus (CHIKV) bij personen van 12 jaar en ouder.
Dit vaccin moet worden gebruikt conform de officiële aanbevelingen.
4.2 Dosering en wijze van toediening
Dosering
Er moet een enkelvoudige dosis van 0,8 ml worden toegediend.
Ouderen
Bij oudere personen van ≥ 65 jaar is geen aanpassing van de dosis vereist.
Pediatrische patiënten
De veiligheid en werkzaamheid van VIMKUNYA bij kinderen jonger dan 12 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Het vaccin moet met een intramusculaire (i.m.) injectie worden toegediend in de deltaspier.
VIMKUNYA mag niet intraveneus, intradermaal of subcutaan worden toegediend.
Onmiddellijk vóór gebruik moet de voorgevulde spuit krachtig worden geschud om een homogene suspensie te verkrijgen.
Voor instructies over het hanteren en afvoeren van afvalmateriaal, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheid en anafylaxie
Een passende medische behandeling die wordt toegepast om onmiddellijk allergische reacties te behandelen, moet onmiddellijk beschikbaar zijn ingeval na toediening van VIMKUNYA een acute anafylactische reactie optreedt.
Immuungecompromitteerde personen
De veiligheid en werkzaamheid van VIMKUNYA zijn niet geëvalueerd bij patiënten met immunodeficiëntie en patiënten die met systemische immunosuppressiva worden behandeld. Het is niet bekend of bij personen met een verminderde immuunrespons, waaronder personen die met immunosuppressiva worden behandeld, dezelfde respons op het vaccinschema wordt opgewekt als bij immuuncompetente personen.
Angstgerelateerde reacties
Zoals met alle injecteerbare vaccins kunnen in verband met vaccinatie angstgerelateerde reacties optreden, waaronder vasovagale reacties (syncope), hyperventilatie of stressgerelateerde reacties, als psychogene respons op de injectie met een naald. Het is belangrijk dat er voorzorgen worden genomen om letsel als gevolg van flauwvallen te voorkomen.
Gelijktijdige ziekte
De vaccinatie moet worden uitgesteld bij personen die een acute ziekte met hoge koorts of een acute infectie hebben. Bij de aanwezigheid van een lichte infectie en/of lage koorts hoeft vaccinatie doorgaans niet te worden uitgesteld.
Trombocytopenie en stollingsstoornissen
Zoals met andere intramusculaire injecties is voorzichtigheid geboden bij toediening van het vaccin aan personen die met anticoagulantia worden behandeld, of personen met trombocytopenie of een andere stollingsstoornis (zoals hemofilie), omdat na intramusculaire injectie een bloeding of blauwe plek kan optreden bij deze personen.
Beperkingen van de effectiviteit van het vaccin
Zoals met elk vaccin wordt mogelijk niet bij alle personen bescherming opgewekt na de vaccinatie. Het is raadzaam om na de vaccinatie persoonlijke beschermingsmaatregelen tegen muggenbeten te handhaven.
Hulpstoffen
Kalium
Dit vaccin bevat minder dan 1 mmol kalium (39 mg) per dosis, dat wil zeggen dat het in wezen ‘kaliumvrij’ is.
Natrium
Dit vaccin bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties met andere geneesmiddelen uitgevoerd.
Gelijktijdige toediening van VIMKUNYA met andere vaccins is niet onderzocht.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
In dieronderzoek zijn geen vaccingerelateerde nadelige effecten op de embryofoetale ontwikkeling waargenomen bij ratten en konijnen; enige postnatale effecten waarvan de klinische relevantie niet bekend is, zijn uitsluitend bij konijnen waargenomen (zie rubriek 5.3).
Er is een beperkte hoeveelheid gegevens over het gebruik van VIMKUNYA bij zwangere vrouwen. Deze gegevens zijn niet voldoende om te concluderen dat er geen potentiële effecten van VIMKUNYA zijn op de zwangerschap, embryofoetale ontwikkeling, geboorte en postnatale ontwikkeling.
Bij beslissingen over toediening van VIMKUNYA tijdens de zwangerschap moet rekening worden gehouden met het risico voor de persoon bij blootstelling aan wildtype-CHIKV, de duur van de zwangerschap, en de risico’s voor de foetus of pasgeborene.
Borstvoeding
Het is niet bekend of VIMKUNYA in de moedermelk wordt uitgescheiden. Risico voor het met moedermelk gevoede kind kan niet worden uitgesloten. De ontwikkelings- en gezondheidsvoordelen van borstvoeding moeten in overweging worden genomen, samen met de klinische behoefte van de moeder aan VIMKUNYA en eventuele potentieel nadelige effecten van VIMKUNYA op het met moedermelk gevoede kind.
Vruchtbaarheid
Er is geen specifiek onderzoek naar de vruchtbaarheid uitgevoerd.
De resultaten van dieronderzoek duidden niet op directe of indirecte schadelijke effecten wat betreft de vrouwelijke vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek uitgevoerd naar de beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen. Bepaalde bijwerkingen die worden vermeld in rubriek 4.8 ‘Bijwerkingen’, kunnen echter tijdelijk invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende lokale bijwerking op de injectieplaats na toediening van het vaccin was injectieplaatspijn (24,0%). De meest voorkomende systemische bijwerkingen die zijn waargenomen na vaccinatie, waren vermoeidheid (17,8%), hoofdpijn (16,7%) en myalgie (16,5%) (tabel 1).
Lijst van bijwerkingen in tabelvorm
De samenvatting van de bijwerkingen in tabelvorm na toediening van VIMKUNYA (tabel 1) is gebaseerd op een analyse van de gepoolde veiligheidsgegevens die zijn verzameld uit drie voltooide fase 2-onderzoeken en twee voltooide fase 3-onderzoeken met 3.522 deelnemers van ≥ 12 jaar die VIMKUNYA kregen. Van deze deelnemers kregen 3.141 personen een enkelvoudige dosis van 40 microgram VIMKUNYA. Deze deelnemers werden gemonitord op ernstige ongewenste voorvallen gedurende de gehele onderzoeksperiode van 182 dagen.
Bijwerkingen worden weergegeven als voorkeurstermen van MedDRA volgens de systeem/orgaanklassen van MedDRA. De gemelde bijwerkingen worden gegeven in overeenstemming met de volgende frequentie:
- Zeer vaak (≥ 1/10)
- Vaak (≥ 1/100, < 1/10)
- Soms (≥ 1/1.000, < 1/100)
- Zelden (≥ 1/10.000, < 1/1.000)
- Zeer zelden (< 1/10.000)
Tabel 1: Bijwerkingen gemeld na toediening van VIMKUNYA
| Systeem/orgaanklasse van MedDRA | Bijwerking | Frequentie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Injectieplaatspijn | Zeer vaak |
| Vermoeidheid | Zeer vaak | |
| Koude rillingen | Vaak | |
| Malaise | Vaak | |
| Injectieplaatsroodheid | Soms | |
| Zwelling van injectieplaats | Soms | |
| Pyrexie | Soms | |
| Injectieplaatskneuzing | Soms | |
| Zenuwstelselaandoeningen | Hoofdpijn | Zeer vaak |
| Duizeligheid | Soms | |
| Paresthesie | Zelden | |
| Skeletspierstelsel- en bindweefselaandoeningen | Myalgie | Zeer vaak |
| Artralgie | Vaak |
| Pijn in extremiteit | Zelden | |
| Maagdarmstelselaandoeningen | Nausea | Vaak |
| Diarree | Zelden | |
| Lipzwelling | Zelden | |
| Bloed- en lymfestelselaandoeningen | Lymfadenopathie | Zelden |
| Infecties en parasitaire aandoeningen | Gastro-enteritis | Zelden |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Neusverstopping | Soms |
| Orofaryngeale pijn | Zelden | |
| Rinorroe | Zelden | |
| Huid- en onderhuidaandoeningen | Rash | Soms |
Pediatrische patiënten - adolescenten
Van de 3.522 deelnemers aan de klinische onderzoeken met VIMKUNYA was 6,2% (n = 217) tussen 12 en < 18 jaar; zij kregen één dosis van 40 microgram VIMKUNYA met een follow-up van 182 dagen. Het veiligheidsprofiel bij adolescenten is vergelijkbaar met het algemene veiligheidsprofiel bij volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinisch onderzoek zijn geen gevallen van overdosering gemeld. In geval van overdosering worden monitoring van de vitale functies en mogelijke symptomatische behandeling aanbevolen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: overige virusvaccins, ATC-code: nog niet toegewezen
Werkingsmechanisme
VIMKUNYA is een geadjuveerd recombinant-eiwitvaccin van VLP. VLP’s kunnen cellen niet infecteren, kunnen zich niet vermenigvuldigen en kunnen geen ziekte veroorzaken. Het exacte mechanisme van bescherming tegen CHIKV-infectie en/of ziekte is niet vastgesteld. Verondersteld wordt dat VIMKUNYA bescherming tegen een CHIKV-infectie kan induceren door het induceren van neutraliserende antistoffen tegen de CHIKV-eiwitten C, E1 en E2 die in VIMKUNYA aanwezig zijn, wat leidt tot neutralisatie van het levende virus. Een adjuvans is toegevoegd om de mate van vaccingemedieerde immuunrespons te vergroten.
Immunogeniciteit
Er zijn geen werkzaamheidsgegevens beschikbaar voor VIMKUNYA. De klinische werkzaamheid werd afgeleid van een titerdrempelwaarde voor CHIKV-specifieke neutraliserende antistof na vaccinatie.
Als drempelwaarde werd een titer van neutraliserende serumantistof (SNA) tegen CHIKV ≥ 100, die 80% neutralisatie van CHIKV biedt, zoals bepaald met een neutraliserende assay in vitro, gekozen als surrogaatmarker die waarschijnlijk bescherming voorspelt tegen de door CHIKV veroorzaakte ziekte, de zogenaamde serorespons. Deze drempelwaarde werd bepaald op basis van een prospectief sero-epidemiologisch onderzoek met personen die eerder waren blootgesteld aan CHIKV en een onderzoek met niet-humane primaten (NHP) naar passieve overdracht/challenge, waarbij gepoold serum werd gebruikt van deelnemers die het VIMKUNYA-vaccin hadden gekregen.
De immunogeniciteit van een enkelvoudige dosis van 40 microgram VIMKUNYA werd geëvalueerd in twee kernonderzoeken die zijn uitgevoerd in de VS: één klinisch fase 3-onderzoek met adolescenten en volwassenen van 12 tot < 65 jaar (onderzoek 1) en één klinisch fase 3-onderzoek met volwassenen van ≥ 65 jaar (onderzoek 2). De deelnemers in beide fase 3-onderzoeken werden gevolgd tot 6 maanden na vaccinatie. De twee coprimaire eindpunten waren het verschil in seroresponspercentage van SNA tegen CHIKV (VIMKUNYA-vaccin minus placebo) en de geometrisch gemiddelde titer (GMT) van SNA tegen CHIKV 21 dagen na vaccinatie (onderzoeksbezoek van dag 22). Het seroresponspercentage (SRR) werd gedefinieerd als het percentage personen die een NT80-titer van SNA tegen CHIKV van ≥ 100 bereikten. Immuungecompromitteerde personen en personen die eerder immunosuppressiva hadden gekregen binnen 6 maanden vóór de screeningsmedicaties, werden uitgesloten van deelname aan het onderzoek.
Onderzoek 1
Dit onderzoek was een gerandomiseerd, placebogecontroleerd, dubbelblind klinisch fase 3-kernonderzoek met parallelle groepen dat in meerdere centra is uitgevoerd in de VS. In totaal werden 3.258 gezonde deelnemers tussen 12 en < 65 jaar (gemiddelde leeftijd 39 jaar [bereik: 12 tot 64 jaar]) gerandomiseerd in een verhouding van 2:2:2:1 binnen elke leeftijdscategorie (12 tot < 18 jaar [n = 254; 7,8%], 18 tot < 46 jaar [n = 1.906; 58,5%] en 46 tot < 65 jaar [n = 1.098; 33,7%]) naar toediening van een van drie opeenvolgend geproduceerde partijen van VIMKUNYA als een enkelvoudige intramusculaire dosis van 40 microgram in een voorgevulde spuit, of placebo. De gerandomiseerde populatie bestond uit 1.591 mannen (48,8%) en 1.667 vrouwen (51,2%). Er waren 69 seropositieve deelnemers bij de uitgangssituatie, gedefinieerd als anti-CHIKV-titer ≥ 15 (≥ ondergrens van kwantificatie [lower limit of quantitation, LLOQ] van de assay) op dag 1 vóór de dosis, waarvan 63 deelnemers in de VIMKUNYA-groep en 6 in de placebogroep.
De immuunrespons werd geanalyseerd van 2.559 deelnemers (evalueerbare
immunogeniciteitspopulatie [immunogenicity evaluable population, IEP]) die VIMKUNYA kregen en van 424 deelnemers die placebo kregen. Alle deelnemers van de IEP waren seronegatief bij de uitgangssituatie (vóór vaccinatie) voor neutraliserende antistoffen tegen CHIKV. De vergelijking van de anti-CHIKV-SNA-respons tussen VIMKUNYA en placebo bij het onderzoeksbezoek op dag 8, 15, 22 en 183, zoals bepaald met het klinisch relevante verschil in seroresponspercentage en GMT, wordt weergegeven in tabel 2 en tabel 3.
Tabel 2: Anti-CHIKV-seroresponspercentage (SRR) van SNA bij bezoek op dag 8, 15, 22 en 183 voor fase 3-onderzoek 1 (12 tot < 65 jaar oud) (evalueerbare immunogeniciteitspopulatie)
| Onderzoeksdag | SRR VIMKUNYA (n = 2.559) n/N (%)a [95%-BI]b | SRR placebo (n = 424) n/N (%)a [95%-BI]b | Verschil in SRR [95%-BI]c | p-waarded |
| Dag 8 | 1.169/2.510 (46,6%) [44,6%; 48,5%] | 2/419 (0,5%) [0,1%; 1,7%] | 46,1% [43,8%; 48,1%] | < 0,0001 |
| Dag 15 | 2.355/2.434 (96,8%) [96,0%; 97,4%] | 3/395 (0,8%) [0,3%; 2,2%] | 96,0% [94,3%; 96,8%] | < 0,0001 |
| Dag 22 | 2.503/2.559 (97,8%) [97,2%; 98,3%] | 5/424 (1,2%) [0,5%; 2,7%] | 96,6% [95,0%; 97,5%] | < 0,0001 |
| Dag 183 | 1.967/2.301 (85,5%) [84,0%; 86,9%] | 6/401 (1,5%) [0,7%; 3,2%] | 84,0% [81,7%; 85,6%] | < 0,0001 |
BI = betrouwbaarheidsinterval; SNA = neutraliserende serumantistof, SRR = seroresponspercentage a n is het aantal deelnemers met een seroresponstiter ≥ 100, gedeeld door N, het totale aantal deelnemers in de groep.
b 95%-BI’s van seroresponspercentages zijn gebaseerd op de Wilson-methode.
c Het verschil in seroresponspercentage is: VIMKUNYA minus placebo; 95%-BI’s zijn gebaseerd op de hybride Newcombe-scoremethode. Statistische superioriteit ten opzichte van placebo en ondergrens van het 2-zijdig 95%-BI voor het verschil in seroresponspercentages tussen de VIMKUNYA-groep en de placebogroep ≥ 70% (beschouwd als klinisch significant).
d p-waarde afkomstig van een tweezijdige chi-kwadraattoets van gelijkheid van seroresponspercentages tussen de groepen.
Tabel 3: Anti-CHIKV-GMT (geometrisch gemiddelde titer) van SNA bij bezoek op dag 8, 15, 22 en 183 voor fase 3-onderzoek 1 (12 tot < 65 jaar oud) (evalueerbare immunogeniciteitspopulatie)
| Onderzoeksdag | VIMKUNYA (n = 2.559) | Placebo (n = 424) | p-waardec |
| Dag 8a | |||
| nb | 2.510 | 419 | |
| GMT van SNA [95%-BI] | 93,4 [87,2; 100,0] | 7,4 [6,5; 8,4] | < 0,0001d |
| Dag 15a | |||
| nb | 2.434 | 395 | |
| GMT van SNA [95%-BI] | 1.095,8 [1.029,3; 1.166,7] | 7,6 [6,8; 8,6] | < 0,0001d |
| Dag 22a | |||
| nb | 2.559 | 424 | |
| GMT van SNA [95%-BI] | 1.618,1 [1.522,1; 1.720,0] | 7,9 [7,0; 8,8] | < 0,0001 |
| Dag 183a | |||
| nb | 2.301 | 401 | |
| GMT van SNA [95%-BI] | 337,7 [318,3; 358,4] | 8,2 [7,3; 9,1] | < 0,0001d |
GMT = geometrisch gemiddelde titer, IEP = Immunogenicity Evaluable Population (evalueerbare immunogeniciteitspopulatie), N = totale IEP, SNA = neutraliserende serumantistof.
GMT-resultaten lager dan 15, de ondergrens van kwantificatie (lower limit of quantitation, LLOQ), kregen de waarde LLOQ/2 = 7,5 toegewezen.
IEP: blootgestelde deelnemers bij wie SNA tegen CHIKV op dag 1 niet kon worden bepaald, hadden een evalueerbaar serummonsterresultaat op dag 22 binnen het analysevenster (van dag 19 tot en met 27) en hadden geen uitsluitende protocolafwijkingen zoals gedefinieerd vóór vergrendeling van de database of opheffing van de blindering (zoals van toepassing).
a Dag 8, 15, 22 en 183, overeenkomend met respectievelijk 7, 14, 21 en 182 dagen na vaccinatie met VIMKUNYA.
b n is het aantal deelnemers van wie een monsterresultaat beschikbaar was bij het vermelde bezoek. c Schattingen van geometrisch gemiddelde titer, in combinatie met hun 95%-BI, zijn afgeleid van een ANOVA-model met plaats en behandelingsgroep als vaste effecten, met de veronderstelling van normaliteit van de logtiters. De verhouding van GMT en 95%-BI’s zijn afgeleid van hetzelfde model. Met de p-waarde wordt de equivalentie van GMT van de groep op de logschaal getoetst (d.w.z. verhouding van GMT gelijk aan 1). d Nominale p-waarde (er werden geen formele aanpassingen gedaan voor meerdere vergelijkingen).
Onderzoek 2
Dit onderzoek was een gerandomiseerd, placebogecontroleerd, dubbelblind fase 3-onderzoek met de opzet van twee parallelle behandelingsgroepen (VIMKUNYA of placebo). Dit was een multicenteronderzoek in de VS waarin 413 gezonde deelnemers van ≥ 65 jaar werden opgenomen. De deelnemers werden gerandomiseerd in een verhouding van 1:1 naar ofwel een enkelvoudige dosis van 40 microgram VIMKUNYA of placebo. De beoogde populatie bestond uit volwassenen van ≥ 65 jaar (gemiddelde leeftijd 71 jaar [bereik: 65 tot 95 jaar]), gestratificeerd volgens leeftijdssubgroepen (65 tot < 75 jaar [n = 318; 77%] en ≥ 75 jaar [n = 95; 23%]). De gerandomiseerde populatie bestond uit 171 mannen (41%) en 242 vrouwen (59%). De deelnemers in dit onderzoek werden gevolgd tot en met 6 maanden na immunisatie. Er waren 15 seropositieve deelnemers bij de uitgangssituatie, gedefinieerd als anti-CHIKV-titer ≥ 15 (≥ ondergrens van kwantificatie [lower limit of quantitation, LLOQ]) op dag 1 vóór de dosis, waarvan 5 deelnemers in de VIMKUNYA-groep en 10 in de placebogroep. De evalueerbare immunogeniciteitspopulatie bestond uit 372 deelnemers, van wie 189 deelnemers VIMKUNYA kregen en 183 deelnemers placebo. Al deze deelnemers waren bij de uitgangssituatie (vóór vaccinatie) negatief voor neutraliserende antistoffen tegen CHIKV.
De vergelijking van de anti-CHIKV-SNA-respons tussen VIMKUNYA en placebo bij het onderzoeksbezoek op dag 15, 22 en 183, zoals bepaald met het klinisch relevante verschil in seroresponspercentage en GMT, wordt weergegeven in tabel 4 en tabel 5.
Tabel 4: Anti-CHIKV-seroresponspercentage (SRR) van SNA bij bezoek op dag 15, 22 en 183 voor fase 3-onderzoek 2 (≥ 65 jaar oud) (evalueerbare immunogeniciteitspopulatie)
| Onderzoeksdag | SRR VIMKUNYA (n = 189) n/N (%)a [95%-BI]b | SRR placebo (n = 183) n/N (%)a [95%-BI]b | Verschil in SRR [95%-BI]c | p-waarded |
| Dag 15 | 149/181 (82,3%) [76,1%; 87,2%] | 5/176 (2,8%) [1,2%; 6,5%] | 79,5% [72,3%; 84,6%] | < 0,0001 |
| Dag 22 | 165/189 (87,3%) [81,8%; 91,3%] | 2/183 (1,1%) [0,3%; 3,9%] | 86,2% [80,0%; 90,3%] | < 0,0001 |
| Dag 183 | 139/184 (75,5%) [68,9%; 81,2%] | 2/173 (1,2%) [0,3%; 4,1%] | 74,4% [67,1%; 80,1%] | < 0,0001 |
BI = betrouwbaarheidsinterval; SNA = neutraliserende serumantistof, SRR = seroresponspercentage a n is het aantal deelnemers met een seroresponstiter ≥ 100, gedeeld door N, het totale aantal deelnemers in de groep.
b 95%-BI’s van seroresponspercentages zijn gebaseerd op de Wilson-methode.
c Het verschil in seroresponspercentage is: VIMKUNYA minus placebo; 95%-BI’s zijn gebaseerd op de hybride Newcombe-scoremethode. Statistische superioriteit ten opzichte van placebo en ondergrens van het tweezijdig 95%-BI voor het verschil in seroresponspercentages tussen de VIMKUNYA-groep en de placebogroep ≥ 70% (beschouwd als klinisch significant).
d p-waarde afkomstig van een tweezijdige chi-kwadraattoets van gelijkheid van seroresponspercentages tussen de groepen.
Tabel 5: Anti-CHIKV-GMT (geometrisch gemiddelde titer) van SNA bij bezoek op dag 15, 22 en 183 voor fase 3-onderzoek 2 (≥ 65 jaar oud) (evalueerbare immunogeniciteitspopulatie)
| Onderzoeksdag | VIMKUNYA (n = 189) | Placebo (n = 183) | p-waardec |
| Dag 15a | |||
| nb | 181 | 176 | |
| GMT van SNA [95%-BI] | 378,4 [301,0; 475,7] | 9,0 [7,1; 11,3] | < 0,0001d |
| Dag 22a | |||
| nb | 189 | 183 | |
| GMT van SNA [95%-BI] | 723,9 [584,1; 897,2] | 8,1 [6,5; 10,0] | < 0,0001 |
| Dag 183a | |||
| nb | 184 | 173 | |
| GMT van SNA [95%-BI] | 233,0 [194,1; 279,8] | 8,3 [6,9; 10,0] | < 0,0001d |
GMT = geometrisch gemiddelde titer, IEP = Immunogenicity Evaluable Population (evalueerbare immunogeniciteitspopulatie), N = totale IEP, SNA = neutraliserende serumantistof.
GMT-resultaten lager dan 15, de ondergrens van kwantificatie (lower limit of quantitation, LLOQ), kregen de waarde LLOQ/2 = 7,5 toegewezen.
IEP: blootgestelde deelnemers bij wie SNA tegen CHIKV op dag 1 niet kon worden bepaald, hadden een evalueerbaar serummonsterresultaat op dag 22 binnen het analysevenster (van dag 19 tot en met 27) en hadden geen uitsluitende protocolafwijkingen zoals gedefinieerd vóór vergrendeling van de database of opheffing van de blindering (zoals van toepassing).
a Dag 15, 22 en 183, overeenkomend met respectievelijk 14, 21 en 182 dagen na vaccinatie met VIMKUNYA. b n is het aantal deelnemers van wie een monsterresultaat beschikbaar was bij het vermelde bezoek. c Schattingen van geometrisch gemiddelde titer, in combinatie met hun 95%-BI, zijn afgeleid van een ANOVA-model met plaats en behandelingsgroep als vaste effecten, met de veronderstelling van normaliteit van de logtiters. De verhouding van GMT en 95%-BI’s zijn afgeleid van hetzelfde model. Met de p-waarde wordt de equivalentie van GMT van de groep op de logschaal getoetst (d.w.z. verhouding van GMT gelijk aan 1). d Nominale p-waarde (er werden geen formele aanpassingen gedaan voor meerdere vergelijkingen).
In de fase 3-onderzoeken (onderzoek 1, onderzoek 2) waren bij de verschillende leeftijdsgroepen seroresponspercentage (anti-CHIKV-NT80-titer van SNA ≥ 100) en de GMT, gemeten in de VIMKUNYA-groep op dag 22 (21 dagen na vaccinatie), als volgt: 12 tot < 18 jaar: 97,0%, GMT = 2.502; 18 tot < 46 jaar: 98,3%, GMT = 1.878; 46 tot < 65 jaar: 97,2%, GMT = 1.175; ≥ 65 tot < 75 jaar: 87,9%, GMT = 726; en ≥ 75 jaar: 85,0%, GMT = 716.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met VIMKUNYA in een of meerdere subgroepen van pediatrische patiënten voor actieve immunisatie voor de preventie van ziekte veroorzaakt door het chikungunyavirus (CHIKV) (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Niet van toepassing.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering en lokale verdraagbaarheid.
Reproductietoxiciteit
Onderzoeken op het gebied van ontwikkelings- en reproductietoxiciteit zijn uitgevoerd bij vrouwelijke konijnen en ratten met toediening van meervoudige doses van VIMKUNYA vóór het paren en tijdens de dracht. Bij geen enkele diersoort zijn vaccingerelateerde nadelige effecten op de vrouwelijke vruchtbaarheid of embryofoetale ontwikkeling waargenomen. Een daling van de postnatale overlevingsindex werd waargenomen bij konijnen, maar niet bij ratten; de relevantie van deze bevinding voor mensen is niet bekend.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Sucrose
Dikaliumfosfaat
Kaliumdiwaterstoffosfaat
Natriumcitraat
Water voor injectie
Voor het adsorbens, zie rubriek 2.
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit vaccin niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C tot 8 °C).
Niet in de vriezer bewaren.
De spuit in de buitenverpakking bewaren ter bescherming tegen licht.
Stabiliteitsgegevens duiden erop dat het vaccin stabiel is gedurende 4 uur indien bewaard bij temperaturen van 8 °C tot 25 °C en gedurende ten minste 24 uur indien bewaard bij 0 °C tot 2 °C. Aan het einde van deze periode moet VIMKUNYA onmiddellijk worden gebruikt of weggegooid. Deze gegevens zijn uitsluitend bedoeld als leidraad voor beroepsbeoefenaren in de gezondheidszorg bij een tijdelijke temperatuuroverschrijding.
6.5 Aard en inhoud van de verpakking
Aard van de verpakking
0,8 ml suspensie in een voorgevulde spuit voor eenmalig gebruik bestaande uit een glazen cilinder (type I-glas), luerlockadapter (polycarbonaat), stugge dop (transparant polypropyleen), rubberen sluiting (mengsel van isopreen-broombutyl), rubberen plunjerstop (chloorbutylrubber), plunjerstaaf (wit polypropyleen) en vingerflens (wit polypropyleen).
De voorgevulde spuit wordt beschermd door een tray in een kartonnen doos.
Presentatie
Verpakkingsgrootte van 1 voorgevulde spuit voor eenmalig gebruik (0,8 ml) zonder naald.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Dit vaccin buiten het zicht en bereik van kinderen houden.
Gebruiksinstructies en toediening
Het vaccin moet worden gebruikt door een beroepsbeoefenaar in de gezondheidszorg met gebruikmaking van een aseptische techniek om de steriliteit van de dosis te waarborgen.
VIMKUNYA mag niet met een ander vaccin in dezelfde spuit of injectieflacon gemengd worden.
Gereedmaken voor gebruik
- Neem de doos met het vaccin uit de koelkast (2 °C tot 8 °C).
De voorgevulde spuit inspecteren
- Neem de tray met de voorgevulde spuit uit de doos.
- Pak de voorgevulde spuit aan de cilinder vast en neem de spuit uit de tray.
- Inspecteer de voorgevulde spuit op een eventueel abnormaal uiterlijk of lekken. Als defecten worden vastgesteld, mag de voorgevulde spuit niet gebruikt worden.
- Vóór het schudden is VIMKUNYA een heldere vloeistof met wit precipitaat.
- Schud de voorgevulde spuit onmiddellijk vóór gebruik krachtig om een homogene suspensie te verkrijgen. Na het schudden moet de suspensie een witte, troebele vloeistof zonder zichtbare vreemde deeltjes zijn. Inspecteer de suspensie op verkleuring en deeltjes. Dien het vaccin niet toe als een van deze te zien zijn.
Het vaccin toedienen
- Houd de cilinder van de voorgevulde spuit vast met de spuitopening omhoog gericht en schroef de luerlockdop voorzichtig los van de voorgevulde spuit. Probeer niet de punt eraf te breken of trekken, omdat dit de spuit kan beschadigen.
- Deze verpakking bevat geen naald. Gebruik een steriele naald in de juiste maat voor een intramusculaire injectie, afhankelijk van de lengte en het gewicht van de patiënt.
- Bevestig de steriele naald op de voorgevulde spuit en zorg dat de naald stevig vastzit op de spuit.
- Na het schudden is VIMKUNYA een homogene, witte, troebele suspensie zonder zichtbare vreemde deeltjes. Als het vaccin geen homogene suspensie is, schud de spuit dan krachtig om het te resuspenderen vóór toediening.
- Dien de volledige dosis toe als een i.m. injectie in de deltaspier van de bovenarm, door de plunjerstaaf gelijkmatig in te drukken en de druk op de staaf te handhaven totdat de volledige inhoud van de spuit eruit verwijderd is en de injectie voltooid is.
- VIMKUNYA is uitsluitend bestemd voor i.m. toediening. Het mag niet intraveneus, intradermaal of subcutaan worden toegediend.
Na uitnemen van de voorgevulde spuit uit de koelkast (2 °C tot 8 °C) moet de injectie binnen
4 uur worden toegediend.
- Stabiliteitsgegevens bij gebruik duiden erop dat het vaccin stabiel is gedurende 4 uur indien bewaard bij temperaturen van 8 °C tot 25 °C en gedurende ten minste 24 uur indien bewaard bij 0 °C tot 2 °C. Vanuit microbiologisch standpunt moet het product onmiddellijk worden gebruikt. Als het niet onmiddellijk wordt gebruikt, zijn bij gebruik de bewaarperiodes en -condities van vóór gebruik de verantwoordelijkheid van de gebruiker.
Weggooien 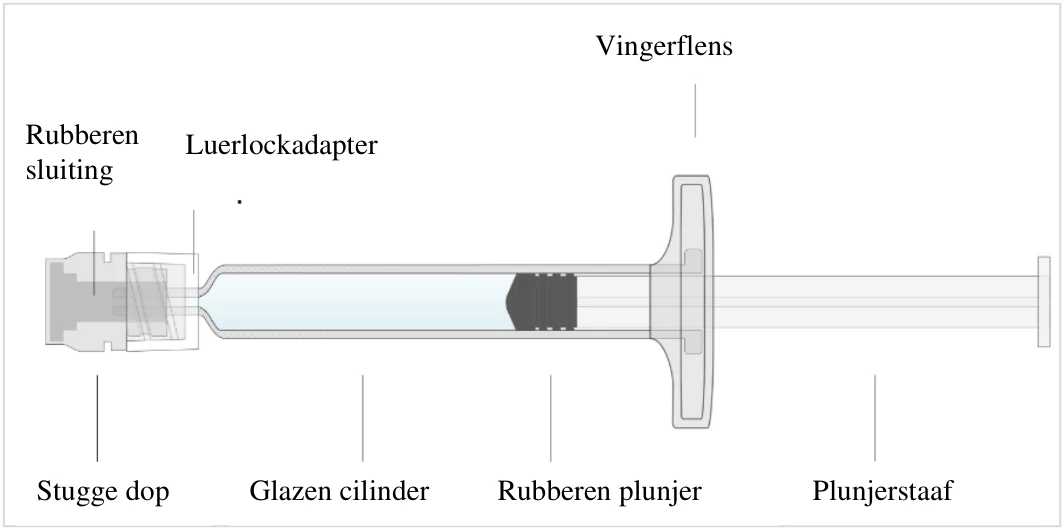
- Gooi dit vaccin weg als het niet wordt gebruikt binnen 4 uur nadat de voorgevulde spuit uit de koelkast (2 °C tot 8 °C) is gehaald.
- Gooi de spuit na gebruik weg.
Afvoeren
- Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Bavarian Nordic A/S
Philip Heymans Alle 3
DK-2900 Hellerup
Denemarken
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1916/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.