


SmPC (samenvatting van de productkenmerken) - Verquvo
1. NAAM VAN HET GENEESMIDDEL
Verquvo 2,5 mg filmomhulde tabletten
Verquvo 5 mg filmomhulde tabletten
Verquvo 10 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Verquvo 2,5 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 2,5 mg vericiguat.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 58,14 mg lactose (als monohydraat); zie rubriek 4.4.
Verquvo 5 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 5 mg vericiguat.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 55,59 mg lactose (als monohydraat); zie rubriek 4.4.
Verquvo 10 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 10 mg vericiguat.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 111,15 mg lactose (als monohydraat); zie rubriek 4.4.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Verquvo 2,5 mg filmomhulde tabletten
Ronde, biconvexe, witte filmomhulde tablet met een diameter van 7 mm, gemarkeerd met ‘2.5’ op één zijde en ‘VC’ op de andere zijde.
Verquvo 5 mg filmomhulde tabletten
Ronde, biconvexe, bruinrode filmomhulde tablet met een diameter van 7 mm, gemarkeerd met ‘5’ op één zijde en ‘VC’ op de andere zijde.
Verquvo 10 mg filmomhulde tabletten
Ronde, biconvexe, geeloranje filmomhulde tablet met een diameter van 9 mm, gemarkeerd met ‘10’ op één zijde en ‘VC’ op de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Verquvo is geïndiceerd voor de behandeling van symptomatisch chronisch hartfalen bij volwassen patiënten met een verminderde ejectiefractie die gestabiliseerd zijn na een recente episode van decompensatie waarvoor een i.v. behandeling vereist was (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Dosering
Vericiguat wordt toegediend in combinatie met andere behandelingen voor hartfalen.
Voordat gestart kan worden met vericiguat, moet ervoor gezorgd worden dat de volumestatus en de behandeling met een diureticum zijn geoptimaliseerd om patiënten na de episode van decompensatie te stabiliseren, met name bij patiënten met zeer hoge NT-proBNP-waarden (zie rubriek 5.1).
De aanbevolen startdosering is 5 mg vericiguat eenmaal daags. Na ongeveer 2 weken moet de dosis worden verdubbeld zodat de beoogde onderhoudsdosering van 10 mg eenmaal daags wordt bereikt, indien dit wordt verdragen door de patiënt.
Voor patiënten met symptomatische hypotensie in de afgelopen 4 weken is de aanbevolen startdosering 2,5 mg vericiguat eenmaal daags. De dosis moet ongeveer elke 2 weken worden verdubbeld om de beoogde onderhoudsdosering van 10 mg eenmaal daags te bereiken, indien dit wordt verdragen door de patiënt.
Als patiënten last krijgen van verdraagbaarheidsproblemen (symptomatische hypotensie of systolische bloeddruk [SBD] lager dan 90 mmHg), wordt een tijdelijke dosisverlaging of stopzetting van vericiguat aanbevolen (zie rubriek 4.4).
De behandeling mag niet worden gestart bij patiënten met een SBD < 100 mmHg (zie rubriek 4.4).
Vergeten dosis
Als een dosis is vergeten, moet die dezelfde dag, zodra de patiënt eraan denkt, worden ingenomen. Patiënten mogen geen twee doses vericiguat op dezelfde dag innemen.
Speciale patiëntengroepen
Ouderen
De dosis hoeft niet te worden aangepast voor oudere patiënten (zie rubriek 5.1 en 5.2).
Nierfunctiestoornis
De dosis hoeft niet te worden aangepast bij patiënten met een geschatte glomerulaire filtratiesnelheid (eGFR) ≥ 15 ml/min/1,73 m2 (zonder dialyse). Behandeling met vericiguat wordt niet aanbevolen bij patiënten met een eGFR < 15 ml/min/1,73 m2 bij de start van een behandeling of die dialyse ondergaan (zie rubriek 4.4 en 5.2).
Leverfunctiestoornis
De dosis hoeft niet te worden aangepast bij patiënten met een lichte of matige leverfunctiestoornis. Een behandeling met vericiguat wordt niet aanbevolen bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van vericiguat bij kinderen en adolescenten jonger dan 18 jaar zijn nog niet vastgesteld. Er zijn geen klinische gegevens beschikbaar. In niet-klinische onderzoeken zijn bijwerkingen op groeiende botten waargenomen (zie rubriek 5.3).
Wijze van toediening
Voor oraal gebruik. Verquvo moet met voedsel worden ingenomen (zie rubriek 5.2).
Vermalen tabletten
Voor patiënten die tabletten niet in hun geheel kunnen doorslikken, mag Verquvo vlak vóór toediening worden vermalen en gemengd met water (zie rubriek 5.2).
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Gelijktijdig gebruik van andere oplosbare guanylaatcyclasestimulatoren (sGC-stimulatoren), zoals riociguat (zie rubriek 4.5).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Symptomatische hypotensie
Vericiguat kan symptomatische hypotensie veroorzaken (zie rubriek 4.8). Patiënten met een SBD lager dan 100 mmHg of symptomatische hypotensie bij de start van de behandeling zijn niet onderzocht. Er moet rekening worden gehouden met de mogelijkheid dat symptomatische hypotensie optreedt bij patiënten met hypovolemie, ernstige uitstroomobstructie van het linkerventrikel, hypotensie in rust, autonome disfunctie, een voorgeschiedenis van hypotensie of gelijktijdige behandeling met antihypertensiva of organische nitraten (zie rubriek 4.5). Als patiënten last krijgen van verdraagbaarheidsproblemen (symptomatische hypotensie of een SBD lager dan 90 mmHg), wordt een tijdelijke dosisverlaging of stopzetting van vericiguat aanbevolen (zie rubriek 4.2). Gelijktijdig gebruik van vericiguat en PDE5-remmers, zoals sildenafil, is niet onderzocht bij patiënten met hartfalen en wordt daarom niet aanbevolen vanwege de kans op een verhoogd risico op symptomatische hypotensie (zie rubriek 4.5).
Nierfunctiestoornis
Patiënten met een eGFR <15 ml/min/1,73 m2 bij de start van een behandeling of die dialyse ondergaan, zijn niet onderzocht. Daarom wordt een behandeling met vericiguat niet aanbevolen bij deze patiënten (zie rubriek 4.2 en 5.2).
Leverfunctiestoornis
Patiënten met een ernstige leverfunctiestoornis zijn niet onderzocht. Daarom wordt een behandeling met vericiguat niet aanbevolen bij deze patiënten (zie rubriek 4.2 en 5.2).
Hulpstoffen
Lactose
Dit geneesmiddel bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Farmacodynamische interacties
Gelijktijdige toediening van vericiguat met hemodynamisch werkzame stoffen leidde niet tot een meer dan additief effect (zie rubriek 4.4 en 5.1). Bovendien verlaagde vericiguat de systolische bloeddruk met ongeveer 1 tot 2 mmHg bij gelijktijdige toediening met andere geneesmiddelen die werden gebruikt bij patiënten met hartfalen (zie rubriek 4.8).
Andere oplosbare guanylaatcyclasestimulatoren (sGC-stimulatoren)
Verquvo is gecontra-indiceerd bij patiënten die gelijktijdig andere oplosbare guanylaatcyclasestimulatoren (sGC-stimulatoren), zoals riociguat, gebruiken (zie rubriek 4.3).
PDE5-remmers
Toevoeging van enkelvoudige doses sildenafil (25, 50 of 100 mg) aan meerdere doses vericiguat (10 mg) eenmaal daags bij gezonde proefpersonen ging gepaard met een bijkomende verlaging van de bloeddruk (BD) in zithouding van minder dan of gelijk aan 5,4 mmHg (systolische/diastolische BD, gemiddelde arteriële druk [MAP, mean arterial pressure]) in vergelijking met toediening van alleen vericiguat. Er werd geen dosisafhankelijke trend waargenomen met de verschillende doses sildenafil. Gelijktijdige toediening werd niet geassocieerd met een klinisch relevant effect op de blootstelling (AUC en Cmax) aan een van beide geneesmiddelen.
Gelijktijdig gebruik van vericiguat en PDE5-remmers, zoals sildenafil, is niet onderzocht bij patiënten met hartfalen en wordt daarom niet aanbevolen vanwege de kans op een verhoogd risico op symptomatische hypotensie (zie rubriek 4.4).
Acetylsalicylzuur
Toediening van een enkele dosis vericiguat (15 mg) bij gezonde proefpersonen leidde niet tot een gewijzigd effect van acetylsalicylzuur (500 mg) op de bloedingstijd of trombocytenaggregatie. De bloedingstijd of trombocytenaggregatie veranderde niet tijdens een behandeling met alleen vericiguat (15 mg).
Gelijktijdige toediening van acetylsalicylzuur ging niet gepaard met een klinisch relevant effect op de blootstelling (AUC en Cmax) aan vericiguat.
Warfarine
Toediening van meerdere doses vericiguat (10 mg) eenmaal daags bij gezonde proefpersonen leidde niet tot een gewijzigd effect van een enkele dosis warfarine (25 mg) op de protrombinetijd en de activiteit van factor II, VII en X.
Gelijktijdige toediening ging niet gepaard met een klinisch relevant effect op de blootstelling (AUC en Cmax) aan een van beide geneesmiddelen.
Combinatie van sacubitril/valsartan
Toevoeging van meerdere doses vericiguat (2,5 mg) aan meerdere doses sacubitril/valsartan (97/103 mg) bij gezonde proefpersonen had geen bijkomend effect op de bloeddruk in zithouding vergeleken met toediening van alleen sacubitril/valsartan.
Gelijktijdige toediening ging niet gepaard met een klinisch relevant effect op de blootstelling (AUC en Cmax) aan een van beide geneesmiddelen.
Organische nitraten
Gelijktijdige toediening van meerdere doses vericiguat die werd verhoogd tot 10 mg eenmaal daags leidde niet tot een significante wijziging van de effecten van kort- en langwerkende nitraten (nitroglycerinespray en isosorbidemononitraat [ISMN]) op de bloeddruk in zithouding bij patiënten met een coronaire hartziekte. Bij patiënten met hartfalen werd het gelijktijdige gebruik van kortwerkende nitraten goed verdragen. Er is beperkte ervaring met gelijktijdig gebruik van vericiguat en langwerkende nitraten bij patiënten met hartfalen (zie rubriek 4.4).
Farmacokinetische interacties
Vericiguat wordt bij mensen via meerdere routes uitgescheiden. De belangrijkste route is glucuronidering via UGT1A9 en UGT1A1, en vericiguat heeft geen invloed op de farmacokinetiek van andere geneesmiddelen (zie rubriek 5.2).
UGT1A9/1A1-remmers
Vericiguat wordt gemetaboliseerd door UGT1A9 en UGT1A1. Remmers van deze UGT’s kunnen de blootstelling aan vericiguat vergroten.
Er werd geen klinisch relevant effect op de blootstelling aan vericiguat waargenomen wanneer vericiguat gelijktijdig werd toegediend met mefenaminezuur (zwakke tot matige UGT1A9-remmer). Er werd geen sterke remming van UGT1A9 of gecombineerde UGT1A9/1A1 onderzocht in klinische geneesmiddelinteractiestudies vanwege het gebrek aan beschikbare remmers, waardoor de klinische consequenties van een gelijktijdige toediening met deze geneesmiddelen momenteel onbekend is.
Gelijktijdig gebruik met geneesmiddelen die de pH van de maag verhogen
Gelijktijdige behandeling met geneesmiddelen die de pH van de maag verhogen, zoals protonpompremmers (omeprazol), H2-receptorantagonisten of antacida
(aluminiumhydroxide/magnesiumhydroxide) had geen invloed op de blootstelling aan vericiguat wanneer vericiguat volgens de instructies werd ingenomen met voedsel door patiënten met hartfalen (zie rubriek 4.2).
Geen significante interacties
Gelijktijdige toediening van geneesmiddelen die invloed hebben op een of meer uitscheidingsroutes van vericiguat, heeft geen klinisch relevant effect op de farmacokinetiek van vericiguat. Er werd geen klinisch relevant effect op de blootstelling aan vericiguat waargenomen wanneer vericiguat gelijktijdig werd toegediend met ketoconazol (multi-pathway CYP- en transporterremmer), of rifampicine (multi-pathway UGT-, CYP- en transporterinducer).
Er werd geen klinisch relevant effect op de blootstelling aan midazolam (CYP3A-substraat) of digoxine (P-gp-substraat) waargenomen wanneer vericiguat gelijktijdig met deze geneesmiddelen werd toegediend.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van vericiguat bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken in aanwezigheid van toxiciteit voor de moeder (zie rubriek 5.3). Uit voorzorg mag vericiguat niet worden gebruikt tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie gebruiken.
Borstvoeding
Er is geen informatie over de aanwezigheid van vericiguat in moedermelk, de effecten op de zuigeling die borstvoeding krijgt of de effecten op de melkproductie. Vericiguat is aanwezig in de melk van zogende ratten. Risico voor kinderen die borstvoeding krijgen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met vericiguat moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van vericiguat op de vruchtbaarheid van mensen. Een onderzoek met mannelijke en vrouwelijke ratten toonde geen verminderde vruchtbaarheid door vericiguat aan (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Vericiguat heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bij het besturen van een voertuig of het bedienen van machines moet er rekening mee worden gehouden dat soms duizeligheid kan voorkomen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De bijwerking die het meest werd gemeld bij de behandeling met vericiguat was hypotensie (16,4%).
Lijst van bijwerkingen in tabelvorm
De veiligheid van vericiguat werd geëvalueerd in een fase III-onderzoek (VICTORIA) waarin in totaal 2.519 patiënten waren geïncludeerd die behandeld werden met vericiguat (maximaal 10 mg eenmaal daags) (zie rubriek 5.1). De gemiddelde duur van blootstelling aan vericiguat was 1 jaar en de maximale duur bedroeg 2,6 jaar.
De bijwerkingen die werden gemeld met vericiguat en afkomstig waren van klinische onderzoeken, worden in de tabel hieronder vermeld volgens systeem/orgaanklasse van MedDRA en op volgorde van frequentie. Frequenties worden gedefinieerd als zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000) en zeer zelden (< 1/10.000).
Tabel 1: Bijwerkingen
Beschrijving van geselecteerde bijwerkingen
Hypotensie
In de loop van het VICTORIA-onderzoek was de gemiddelde daling van de systolische bloeddruk ongeveer 1 tot 2 mmHg meer bij patiënten behandeld met vericiguat in vergelijking met placebo. In het VICTORIA-onderzoek werd hypotensie gemeld bij 16,4% van de patiënten behandeld met vericiguat in vergelijking met 14,9% van de patiënten behandeld met placebo. Dit omvat ook orthostatische hypotensie, wat werd gemeld bij 1,3% van de patiënten behandeld met vericiguat in vergelijking met 1,0% van de patiënten behandeld met placebo. Symptomatische hypotensie werd gemeld bij 9,1% van de patiënten behandeld met vericiguat en bij 7,9% van de patiënten behandeld
MedDRA systeem/orgaanklasse | Zeer vaak | Vaak |
Bloed- en lymfestelselaandoeningen | Anemie | |
| Zenuwstelselaandoeningen | Duizeligheid Hoofdpijn | |
| Bloedvataandoeningen | Hypotensie | |
| Maagdarmstelselaandoeningen | Nausea Dyspepsie Braken Gastro-oesofageale refluxziekte |
met placebo. Dit werd beschouwd als een ernstige bijwerking bij 1,2% van de patiënten behandeld met vericiguat en bij 1,5% van de patiënten behandeld met placebo (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Overdosering van vericiguat kan leiden tot hypotensie. Indien nodig moet een symptomatische behandeling worden gegeven. Vanwege de sterke eiwitbinding is het onwaarschijnlijk dat het geneesmiddel door hemodialyse uit het lichaam wordt verwijderd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: harttherapie, andere vasodilatoren die worden gebruikt bij hartaandoeningen, ATC-code: C01DX22
Werkingsmechanisme
Vericiguat is een stimulator van oplosbaar guanylaatcyclase (sGC). Hartfalen wordt in verband gebracht met een verstoorde synthese van stikstofoxide (NO) en een verminderde activiteit van zijn receptor, sGC. Een deficiëntie in het van sGC afgeleide cyclische guanosinemonofosfaat (cGMP) draagt bij aan disfunctie van het myocard en het vaatstelsel. Vericiguat herstelt de relatieve deficiëntie in de signaalroute van NO-sGC-cGMP door rechtstreekse stimulatie van sGC, onafhankelijk van en synergistisch met NO, waardoor de waarden van intracellulair cGMP verhogen, wat zowel de functie van het myocard als van het vaatstelsel mogelijk verbetert.
Farmacodynamische effecten
De farmacodynamische effecten van vericiguat komen overeen met het werkingsmechanisme van een sGC-stimulator, wat leidt tot ontspanning van glad spierweefsel en vaatverwijding.
In een 12 weken durend, placebogecontroleerd, dosisbepalend onderzoek (SOCRATES-REDUCED) bij patiënten met hartfalen werd aangetoond dat vericiguat, vergeleken met placebo, tot een dosisafhankelijke verlaging van NT-proBNP, een biomarker bij hartfalen, leidde wanneer het werd toegevoegd aan de standaardbehandeling. In het VICTORIA-onderzoek was de geschatte verlaging van NT-proBNP ten opzichte van baseline in week 32 groter bij patiënten die werden behandeld met vericiguat dan bij patiënten die met placebo werden behandeld (zie ‘Klinische werkzaamheid en veiligheid’).
Elektrofysiologie van het hart
In een specifiek QT-onderzoek bij patiënten met een stabiele coronaire hartziekte leidde de toediening van 10 mg vericiguat bij steady state niet tot een klinisch relevante verlenging van het QT-interval, d.w.z. de maximale gemiddelde verlenging van het QTcF-interval was niet groter dan 6 ms (bovenste grens van het 90%-BI < 10 ms).
Klinische werkzaamheid en veiligheid
De veiligheid en werkzaamheid van vericiguat werden geëvalueerd in een gerandomiseerd, placebogecontroleerd, dubbelblind, event-driven (voorvalgestuurd) multicenteronderzoek (VICTORIA) met parallelle groepen, waarbij vericiguat en placebo werden vergeleken bij 5.050 volwassen patiënten met symptomatisch chronisch hartfalen (NYHA-klasse II-IV) en een linkerventrikelejectiefractie (LVEF) kleiner dan 45% na een worsening hartfalen (HF)-voorval. Een worsening chronisch hartfalen-voorval werd gedefinieerd als een ziekenhuisopname vanwege hartfalen binnen 6 maanden vóór randomisatie of het gebruik van poliklinische i.v. diuretica voor hartfalen binnen 3 maanden vóór randomisatie.
Patiënten werden behandeld met maximaal de streefdosering voor onderhoud van 10 mg vericiguat eenmaal daags of overeenstemmende placebo in combinatie met andere therapieën voor HF. De behandeling werd gestart met 2,5 mg vericiguat eenmaal daags en verhoogd met intervallen van ongeveer 2 weken tot 5 mg eenmaal daags en daarna 10 mg eenmaal daags, als dit goed werd verdragen. Na ongeveer 1 jaar kreeg 89% van de met vericiguat behandelde patiënten en 91% van de met placebo behandelde patiënten de streefdosering van 10 mg als aanvulling op andere therapieën voor HF.
Het primaire eindpunt was de tijd tot het eerste voorval van de samenstelling van cardiovasculair (CV) overlijden of ziekenhuisopname vanwege HF. De mediane follow-up voor het primaire eindpunt was 11 maanden. Patiënten die werden behandeld met vericiguat, werden behandeld gedurende gemiddeld 1 jaar en maximaal 2,6 jaar.
De gemiddelde leeftijd van de onderzochte populatie was 67 jaar; 1.596 (63%) patiënten die werden behandeld met vericiguat waren 65 jaar of ouder, en 783 (31%) patiënten die werden behandeld met vericiguat waren 75 jaar of ouder. Bij de randomisatie had 58,9% van de patiënten NYHA-klasse II, 39,7% had NYHA-klasse III en 1,3% had NYHA-klasse IV. De gemiddelde LVEF was 28,9%; ongeveer de helft van alle patiënten had een LVEF < 30% en 14,3% van de patiënten had een LVEF tussen 40% en 45%. De vaakst gemelde medische voorgeschiedenis van andere aandoeningen dan HF omvatte hypertensie (79%), coronaire hartziekte (58%), hyperlipidemie (57%), diabetes mellitus (47%), atriumfibrilleren (45%) en myocardinfarct (42%). Bij de randomisatie was de gemiddelde eGFR 62 ml/min/1,73 m2 (88% van de patiënten > 30 ml/min/1,73 m2; 10% van de patiënten ≤ 30 ml/min/1,73 m2). 67% van de patiënten in het VICTORIA-onderzoek werd geïncludeerd binnen 3 maanden na een ziekenhuisopname vanwege HF; 17% werd geïncludeerd binnen 3 tot 6 maanden na een ziekenhuisopname vanwege HF en 16% werd geïncludeerd binnen 3 maanden na een poliklinische behandeling met i.v. diuretica. De mediane NT-proBNP-waarde bedroeg 2.816 pg/ml bij randomisatie.
Bij baseline werd meer dan 99% van de patiënten behandeld met andere therapieën voor HF, waaronder bètablokkers (93%), angiotensin converting enzyme-remmers (ACE-remmers) of angiotensine II-receptorblokkers (ARB’s) (73%), mineralocorticoïdenreceptorantagonisten (MRA’s) (70%), een gecombineerde angiotensinereceptor-neprilysineremmer (ARNI) (15%), ivabradine (6%), implanteerbare cardiale defibrillators (28%) en biventriculaire pacemakers (15%). 91% van de patiënten werd behandeld met 2 of meer geneesmiddelen voor HF (bètablokker, een renine-angiotensinesysteemremmer [RAS-remmer] of MRA) en 60% van de patiënten werd behandeld met alle 3. 3% van de patiënten werd behandeld met een natrium-glucose-cotransporter 2-remmer (SGLT2-remmer).
Vericiguat was superieur aan placebo in het verlagen van het risico op CV overlijden of een ziekenhuisopname vanwege HF op basis van een time-to-event (tijd-tot-voorval)-analyse. Tijdens het onderzoek was de absolute-risicoreductie (ARR) op jaarbasis 4,2% met vericiguat, vergeleken met placebo. Dus 24 patiënten zouden gedurende gemiddeld 1 jaar moeten worden behandeld om 1 voorval van het primaire eindpunt te voorkomen. Het behandeleffect gaf een risicoreductie weer op CV overlijden, ziekenhuisopname vanwege HF, mortaliteit vanwege alle oorzaken of ziekenhuisopname vanwege HF en het totale aantal ziekenhuisopnamen vanwege HF (zie tabel 2 en figuur 1).
Tabel 2: Behandelingseffect voor het primaire samengestelde eindpunt, de componenten ervan en de secundaire eindpunten
| Vericiguat N = 2.526 | Placebo N = 2.524 | Vergelijking van behandeling | |
n (%) [jaarlijks %1] | n (%) [jaarlijks %1] | Hazardratio (95%BI)2 [jaarlijks % ARR]4 | |
| Primaire eindpunt | |||
Samengesteld eindpunt van CV overlijden of ziekenhuisopname vanwege HF5 CV overlijden Ziekenhuisopname vanwege HF | 897 (35,5) [33,6] 206 (8,2) 691 (27,4) | 972 (38,5) [37,8] 225 (8,9) 747 (29,6) | 0,90 (0,82; 0,98) p = 0,0193 [4,2] |
| Secundaire eindpunten | |||
| CV overlijden | 414 (16,4) [12,9] | 441 (17,5) [13,9] | 0,93 (0,81; 1,06) |
| Ziekenhuisopname vanwege HF | 691 (27,4) [25,9] | 747 (29,6) [29,1] | 0,90 (0,81; 1,00) |
| Samengesteld eindpunt van mortaliteit door alle oorzaken of ziekenhuisopname vanwege HF5 | 957 (37,9) [35,9] | 1.032 (40,9) [40,1] | 0,90 (0,83; 0,98) |
| Totaal aantal ziekenhuisopnamen vanwege HF (eerste opname en heropnames) | 1.223 [38,3] | 1.336 [42,4] | 0,91 (0,84; 0,99)6 |
1 Totaal aantal patiënten met een voorval per 100 patiëntjaren at risk.
2 Hazardratio (vericiguat t.o.v. placebo) en betrouwbaarheidsinterval van een Cox proportional hazards-model.
3 Van de log-rangordetoets. De p-waarde is uitsluitend van toepassing op de HR en niet op de jaarlijkse ARR.
4 Absolute risicoreductie op jaarbasis, berekend als het verschil (placebo-vericiguat) in jaarlijks %. 5 Voor patiënten met meerdere voorvallen wordt uitsluitend het eerste voorval dat bijdraagt tot het samengestelde eindpunt, meegeteld.
6 Hazardratio (vericiguat t.o.v. placebo) en betrouwbaarheidsinterval van een Anderson-Gill-model. N = aantal patiënten in de intent-to-treat-populatie (ITT-populatie); n = aantal patiënten met een voorval.
Figuur 1: Kaplan-Meier-curve voor het primaire samengestelde eindpunt: tijd tot eerste optreden van CV overlijden of ziekenhuisopname vanwege HF
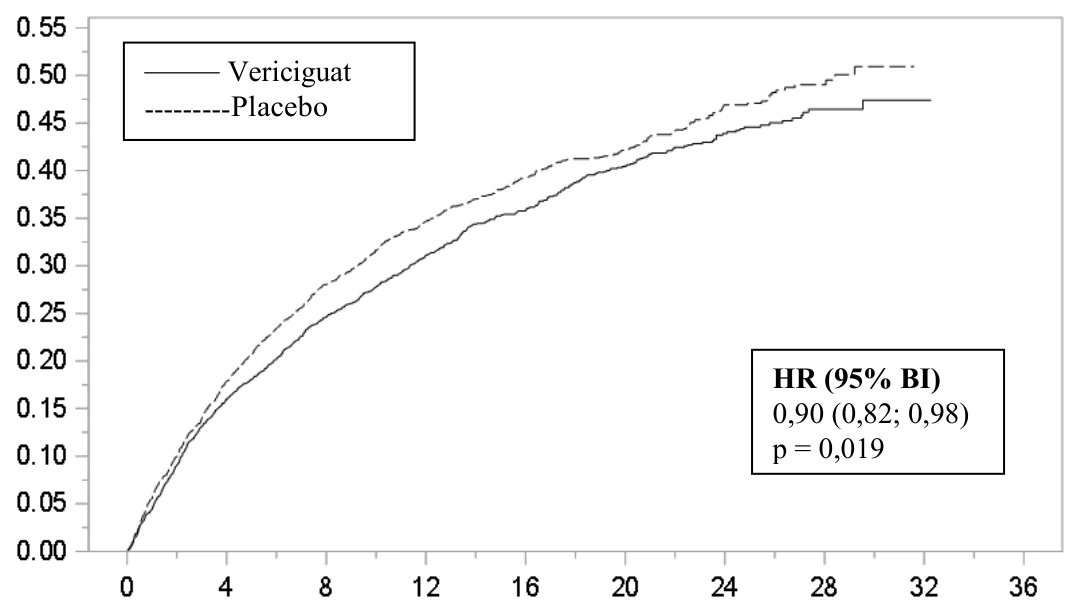
Maanden na randomisatie
Aantal proefpersonen at risk
Vericiguat 2526 2099 1621 1154 826 577 348 125 1 0 Placebo 2524 2053 1555 1097 772 559 324 110 0 0
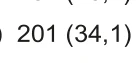
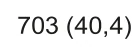
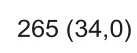
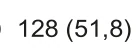
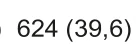
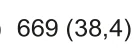
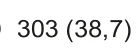
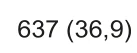
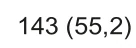
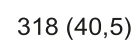
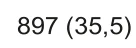
Van een groot aantal demografische kenmerken, ziektekenmerken bij baseline en gelijktijdig gebruikte geneesmiddelen bij baseline werd onderzocht welke invloed ze hadden op de uitkomsten. In het algemeen waren de resultaten voor het primaire samengestelde eindpunt consistent voor alle subgroepen. Resultaten van geselecteerde, vooraf gespecificeerde subgroepanalyses worden weergegeven in figuur 2.
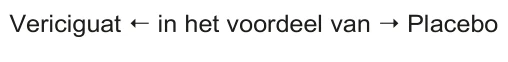
Figuur 2: Primair samengesteld eindpunt (tijd tot eerste optreden van CV overlijden of ziekenhuisopname vanwege HF) – geselecteerde subgroepen van de vooraf gespecificeerde analyses
Het is mogelijk dat patiënten met zeer hoge NT-proBNP-waarden niet volledig gestabiliseerd zijn en dat verdere optimalisatie van de volumestatus en behandeling met een diureticum vereist is (zie rubriek 4.1 en 4.2).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Verquvo in een of meerdere subgroepen van 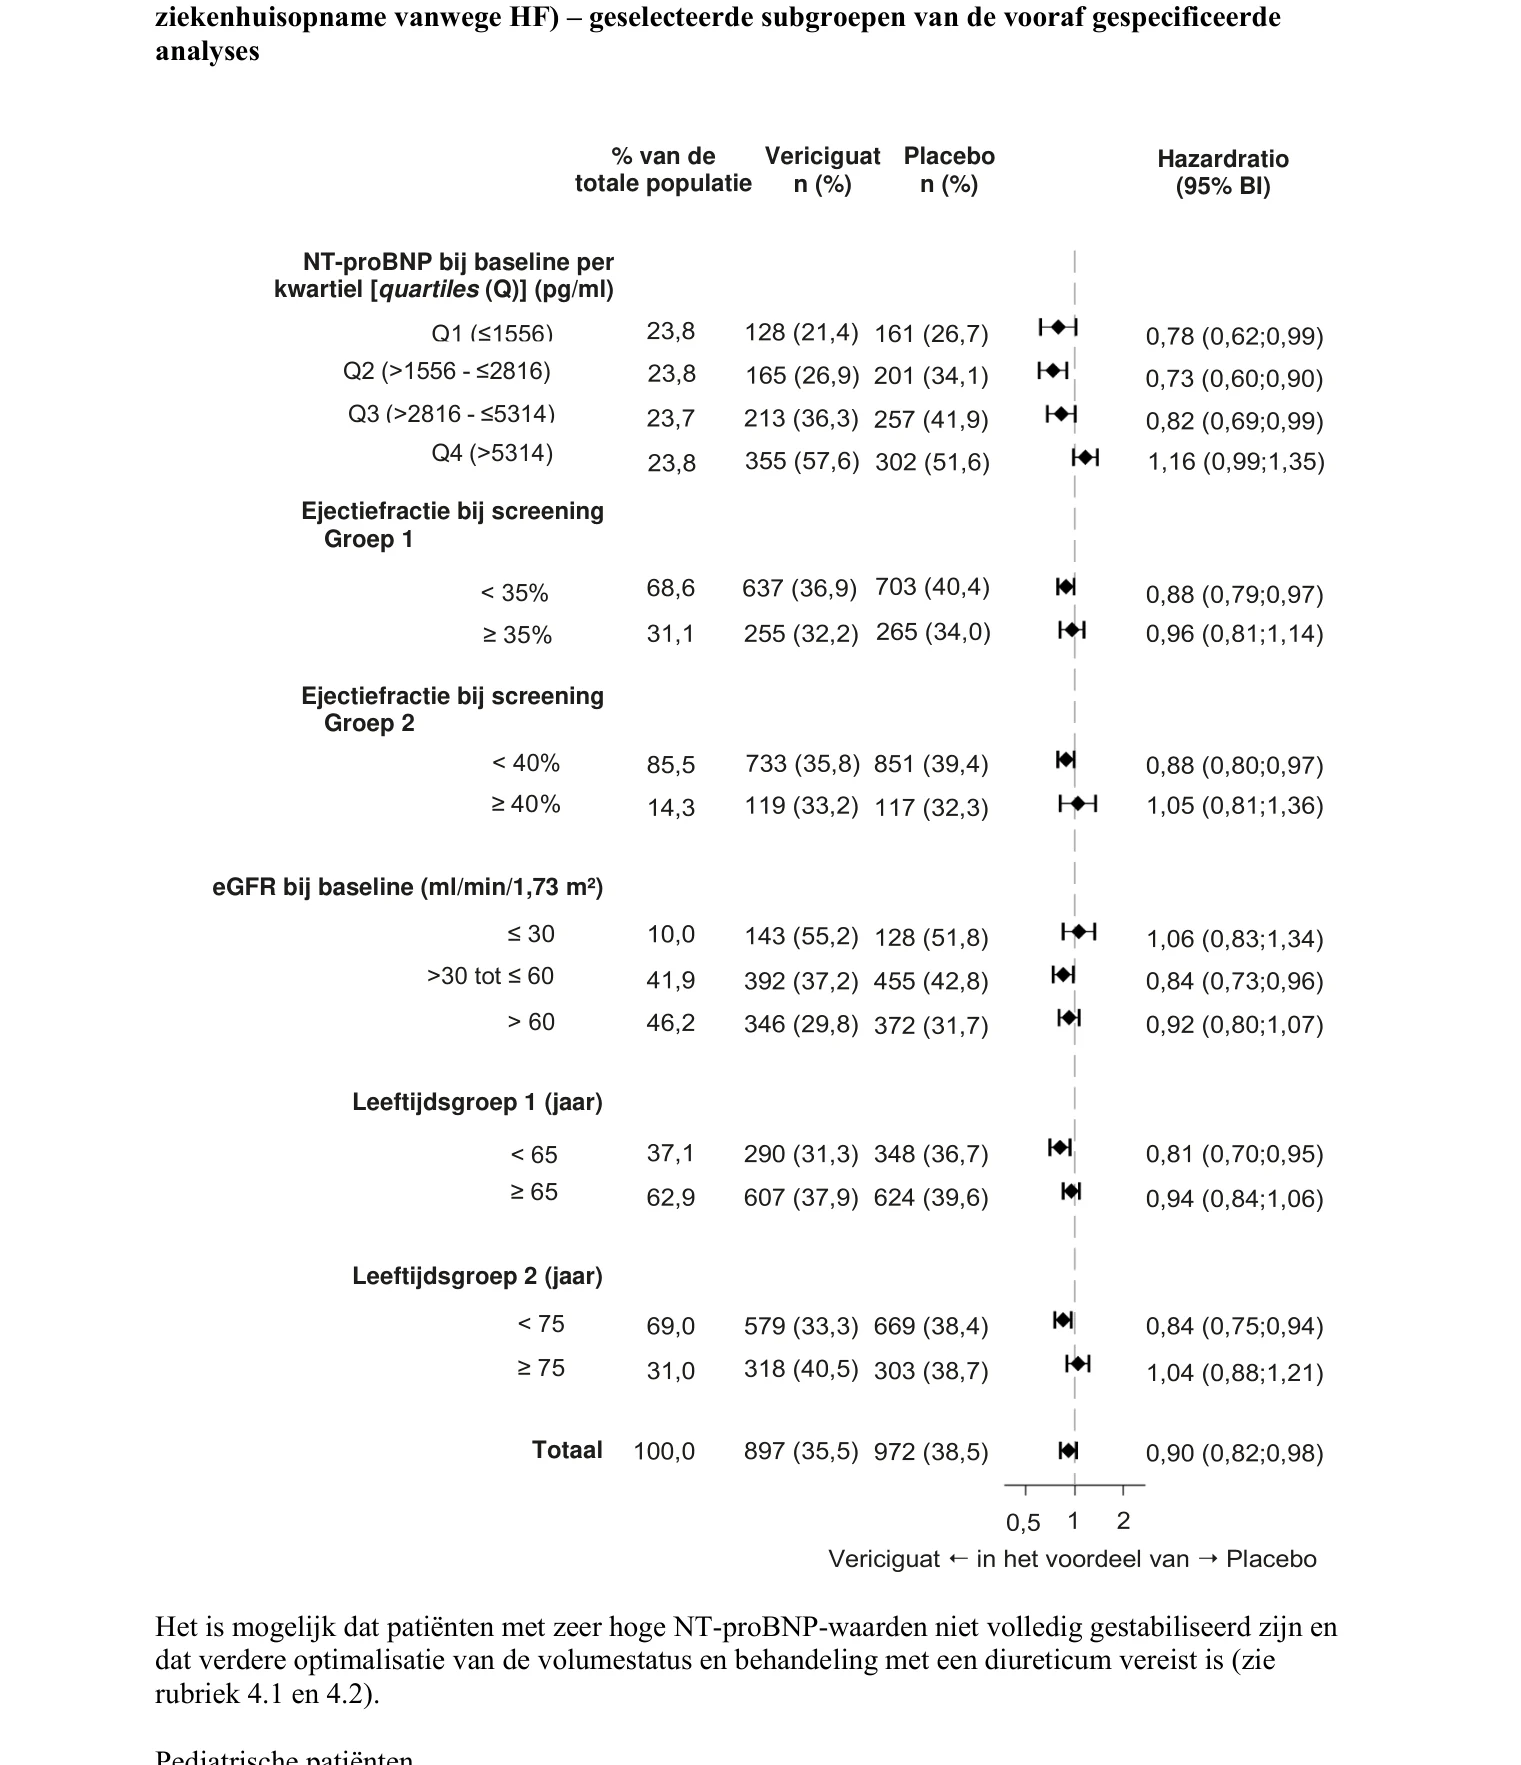
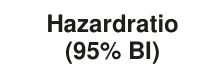
Hazardratio (95% BI)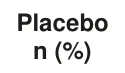 Placebo n (%)
 Vericiguat
n (%)
NT-proBNP bij baseline per kwartiel [quartiles (Q)] (pg/ml)
Ejectiefractie bij screening Groep 1 
Ejectiefractie bij screening Groep 2 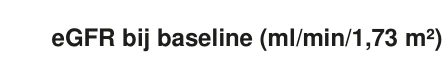
eGFR bij baseline (ml/min/1,73 m²)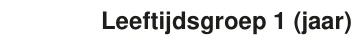
Leeftijdsgroep 1 (jaar)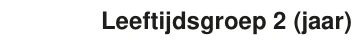
Leeftijdsgroep 2 (jaar)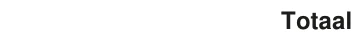
Totaal


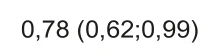
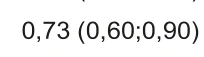
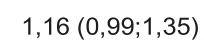
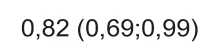
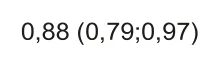
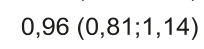
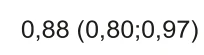
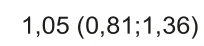
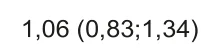
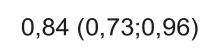
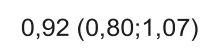
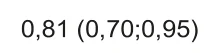
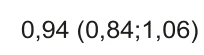
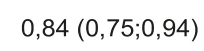
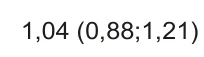
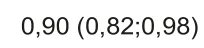
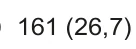
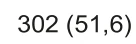
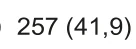
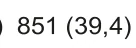
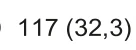
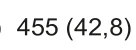
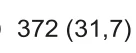
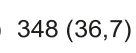
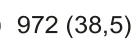
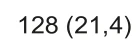
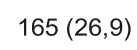
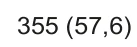
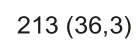
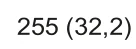
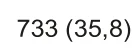
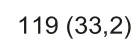
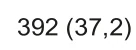
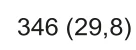
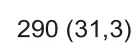
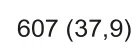
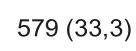


% van de totale populatie
Q1 (≤1556) Q2 (>1556 - ≤2816) Q3 (>2816 - ≤5314)
Q4 (>5314)
< 35% ≥ 35%
< 40% ≥ 40%
≤ 30 >30 tot ≤ 60
> 60
≥ 65 < 65
< 75 ≥ 75 pediatrische patiënten bij de behandeling van linkerventrikelfalen (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Algemene inleiding
Vericiguat laat een tijdsonafhankelijke farmacokinetiek zien met geringe tot matige variabiliteit wanneer het met voedsel wordt toegediend. De farmacokinetiek is dosisproportioneel bij gezonde vrijwilligers en enigszins minder dan dosisproportioneel bij patiënten met hartfalen. Vericiguat accumuleert in plasma tot 155-171% en bereikt een farmacokinetische steady state na ongeveer 6 dagen. De gemiddelde farmacokinetische populatieparameters in steady state van vericiguat bij patiënten met hartfalen worden samengevat in tabel 3. Blootstelling in steady state wordt ongeveer 20% hoger geschat bij patiënten met hartfalen dan bij gezonde vrijwilligers.
Tabel 3: Steady state geometrisch gemiddelde (CV%) farmacokinetische parameters van 2,5 mg, 5 mg of 10 mg vericiguat in plasma bij patiënten met hartfalen (N = 2.321) op basis van een farmacokinetisch populatiemodel
Farmacokinetische parameters | 2,5 mg | 5 mg | 10 mg |
| Cmax (µg/l) | 120 (29,0) | 201 (29,0) | 350 (29,0) |
| AUC (µg•uur/l) | 2.300 (33,9) | 3.850 (33,9) | 6.680 (33,9) |
Absorptie
De absolute biologische beschikbaarheid van vericiguat is hoog (93%) wanneer het met voedsel wordt ingenomen. De biologische beschikbaarheid (AUC) en de piekplasmawaarden (Cmax) van vericiguat dat oraal werd toegediend als een vermalen tablet in water zijn vergelijkbaar met die van een tablet in zijn geheel (zie rubriek 4.2).
Effect van voedsel
Door toediening van vericiguat met een vetrijke, calorierijke maaltijd stijgt de Tmax van ongeveer 1 uur (nuchter) naar ongeveer 4 uur (na inname van voedsel), daalt de farmacokinetische variabiliteit en neemt de blootstelling aan vericiguat toe met 19% (AUC) en 9% (Cmax) voor de 5 mg tablet en met 44% (AUC) en 41% (Cmax) voor de 10 mg tablet, in vergelijking met nuchtere toestand. Vergelijkbare resultaten werden verkregen wanneer vericiguat werd toegediend met een vetarme, koolhydraatrijke maaltijd. Daarom moet Verquvo met voedsel worden ingenomen (zie rubriek 4.2).
Distributie
Het gemiddelde distributievolume van vericiguat in steady state bij gezonde vrijwilligers is ongeveer 44 l. De plasma-eiwitbinding van vericiguat bedraagt ongeveer 98%, waarbij serumalbumine de belangrijkste bindende component is. Binding van vericiguat aan plasma-eiwit wordt niet gewijzigd door een nier- of leverfunctiestoornis.
Biotransformatie
Glucuronidering is de belangrijkste route voor biotransformatie van vericiguat tot vorming van een N-glucuronide, dat farmacologisch gezien niet actief is en de belangrijkste geneesmiddelgerelateerde component in het plasma is; het neemt 72% van de totale geneesmiddelgerelateerde AUC voor zijn rekening, waarbij de moederstof vericiguat 28% van de totale geneesmiddelgerelateerde AUC voor zijn rekening neemt. N-glucuronidering wordt voornamelijk gekatalyseerd door UGT1A9 alsook door UGT1A1. CYP-gemedieerde metabolisme is een minder belangrijke route voor de klaring (< 5%). Het potentiële effect van UGT-gerelateerd genetisch polymorfisme is niet onderzocht gezien de lage tot matige interindividuele variabiliteit van vericiguat (zie tabel 3). Titreren van vericiguat ondervangt de klinische impact van potentiële veranderingen in blootstelling (zie rubriek 4.2).
Eliminatie
Vericiguat is een geneesmiddel met een lage klaring (1,6 l/uur bij gezonde vrijwilligers). De halfwaardetijd bedraagt ongeveer 20 uur bij gezonde vrijwilligers en 30 uur bij patiënten met hartfalen. Na orale toediening van [14C]-vericiguat aan gezonde vrijwilligers werd ongeveer 53% van de dosis uitgescheiden in de urine (voornamelijk als N-glucuronide) en werd 45% van de dosis uitgescheiden in de feces (voornamelijk als vericiguat, waarschijnlijk als gevolg van de uitscheiding van N-glucuronide in de gal gevolgd door hydrolyse terug naar vericiguat door microflora in de darmen).
Speciale patiëntengroepen
Nierfunctiestoornis
Bij patiënten met hartfalen die een lichte, matige of ernstige nierfunctiestoornis hadden waarvoor geen dialyse vereist was, was de gemiddelde blootstelling (AUC) aan vericiguat toegenomen met respectievelijk 5%, 13% en 20% in vergelijking met patiënten met een normale nierfunctie. Deze verschillen in blootstelling worden niet als klinisch relevant beschouwd. De farmacokinetiek van vericiguat is niet onderzocht bij patiënten die een eGFR < 15 ml/min/1,73 m2 hadden bij het instellen van de behandeling of die dialyse ondergingen (zie rubriek 4.2 en 4.4).
In een specifiek, klinisch, farmacologisch onderzoek hadden anderszins gezonde deelnemers met een lichte, matige of ernstige nierfunctiestoornis respectievelijk een 8%, 73% en 143% hogere gemiddelde blootstelling aan vericiguat (ongebonden AUC, genormaliseerd voor lichaamsgewicht) na een enkele dosis in vergelijking met gezonde proefpersonen.
Het klaarblijkelijke verschil in effect van een nierfunctiestoornis op de blootstelling aan vericiguat tussen het specifieke, klinische, farmacologische onderzoek en de analyse van patiënten met hartfalen kan mogelijk worden toegeschreven aan de verschillen in opzet en grootte van het onderzoek.
Leverfunctiestoornis
Er werd geen relevante toename in blootstelling (ongebonden AUC) waargenomen bij vrijwilligers met een lichte leverfunctiestoornis (Child-Pugh A) met een gemiddelde blootstelling aan vericiguat die 21% hoger was in vergelijking met gezonde vrijwilligers met een normale leverfunctie. Bij vrijwilligers met een matige leverfunctiestoornis (Child-Pugh B) was de gemiddelde blootstelling aan vericiguat ongeveer 47% hoger dan bij gezonde vrijwilligers met een normale leverfunctie. De farmacokinetiek van vericiguat is niet onderzocht bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh C) (zie rubriek 4.2 en 4.4).
Effecten van leeftijd, lichaamsgewicht, geslacht, etnische afkomst, ras en NT-proBNP bij baseline Op basis van een geïntegreerde farmacokinetische populatieanalyse van vericiguat bij patiënten met hartfalen hebben leeftijd (23-98 jaar), lichaamsgewicht, geslacht, etnische afkomst, ras en NT-proBNP bij baseline geen klinisch relevant effect op de farmacokinetiek van vericiguat (zie rubriek 5.1).
Pediatrische patiënten
Er zijn nog geen onderzoeken met vericiguat uitgevoerd bij pediatrische patiënten.
In-vitro-beoordeling van geneesmiddelinteracties
Vericiguat is een substraat van UGT1A9 alsook van UGT1A1 (zie rubriek 4.5). In-vitro-onderzoeken wijzen erop dat vericiguat en zijn N-glucuronide geen remmers zijn van belangrijke CYP-isovormen (CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 en 3A4) of UGT-isovormen (UGT1A1, 1A4, 1A6, 1A9, 2B4 en 2B7), en evenmin inductoren zijn van CYP1A2, 2B6 en 3A4, bij klinisch relevante concentraties.
Vericiguat is een substraat van de transporteiwitten P-glycoproteïne (P-gp) en BCRP (breast cancer resistance protein) en is geen substraat van het organische kationtransporteiwit (OCT1) of de organische aniontransporterende polypeptiden (OATP1B1, OATP1B3). Vericiguat en zijn N-glucuronide zijn geen remmers van geneesmiddeltransporters, waaronder P-gp, BCRP, BSEP, OATP1B1/1B3, OAT1, OAT3, OCT1, OCT2, MATE1 en MATE2K, bij klinisch relevante concentraties.
In het algemeen wijzen deze gegevens erop dat de toediening van vericiguat waarschijnlijk geen invloed heeft op de farmacokinetiek van gelijktijdig toegediende geneesmiddelen die substraten zijn van deze enzymen of transporteiwitten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel, en mannelijke en vrouwelijke vruchtbaarheid.
Bij onderzoek op het gebied van toxiciteit bij herhaalde dosering werd het toxicologische profiel gekenmerkt door effecten als gevolg van overdreven farmacodynamiek. Als gevolg van ontspanning van glad spierweefsel werden bij alle onderzochte diersoorten hemodynamische en gastro-intestinale effecten waargenomen.
Bij adolescente, snelgroeiende ratten werden omkeerbare effecten op de botten, bestaande uit hypertrofie van de groeischijf en hyperostose en hermodellering van metafysair en diafysair bot waargenomen. Deze effecten werden niet waargenomen na langdurige toediening van vericiguat bij volwassen ratten en bijna volgroeide honden.
Uit een onderzoek met drachtige ratten bleek dat vericiguat via de placenta bij de foetus terechtkomt. Onderzoek op het gebied van ontwikkelingstoxiciteit bij ratten met oraal toegediend vericiguat tijdens de organogenese toonde geen ontwikkelingstoxiciteit aan tot ten minste 21 maal de blootstelling bij mensen (op basis van ongebonden AUC) bij de maximale aanbevolen humane dosis (MRHD) van 10 mg. Bij konijnen werden late abortussen en resorpties waargenomen, bij voor het moederdier toxische doses bij een blootstelling die ≥ 6 maal hoger was dan de blootstelling bij mensen van de MRHD. Bij een onderzoek naar de pre-/postnatale toxiciteit bij ratten, bij voor het moederdier toxische doses, was de toename van het lichaamsgewicht van de jongen verminderd, wat leidde tot een lichte vertraging van het doorbreken van de snijtanden terwijl een lichte vertraging van opening van de vagina werd waargenomen bij een blootstelling die ongeveer ≥ 21 maal de blootstelling bij mensen bij de MRHD was. Een verhoogde incidentie van doodgeboorten, een afname van overleving van jongen en een vertraging van de balanopreputiale scheiding werden waargenomen bij een blootstelling die 49 maal de blootstelling bij mensen bij de MRHD was.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Croscarmellosenatrium
Hypromellose 2910
Lactosemonohydraat
Magnesiumstearaat
Natriumlaurylsulfaat
Filmomhulling
Hypromellose 2910
Talk
Titaandioxide (E 171)
Rood ijzeroxide (E 172) (uitsluitend Verquvo 5 mg)
Geel ijzeroxide (E 172) (uitsluitend Verquvo 10 mg)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Blisterverpakkingen van PVC/PVDC/aluminiumfolie in dozen van 14, 28 of 98 filmomhulde tabletten of geperforeerde eenheidsblisterverpakkingen in dozen van 10 × 1 of 100 × 1 filmomhulde tabletten. Blisterverpakkingen van PP/aluminiumfolie in dozen van 14, 28 of 98 filmomhulde tabletten of geperforeerde eenheidsblisterverpakkingen in dozen van 10 × 1 of 100 × 1 filmomhulde tabletten. Flessen van HDPE met een schroefdop van PP die 100 filmomhulde tabletten bevatten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Bayer AG
51368 Leverkusen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Verquvo 2,5 mg filmomhulde tabletten
EU/1/21/1561/001-011
Verquvo 5 mg filmomhulde tabletten
EU/1/21/1561/012-022
Verquvo 10 mg filmomhulde tabletten
EU/1/21/1561/023-033
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 juli 2021
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.