


SmPC (samenvatting van de productkenmerken) - Veltassa
1. NAAM VAN HET GENEESMIDDEL
Veltassa 1 g poeder voor orale suspensie
Veltassa 8,4 g poeder voor orale suspensie
Veltassa 16,8 g poeder voor orale suspensie
Veltassa 25,2 g poeder voor orale suspensie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Veltassa 1 g poeder voor orale suspensie
Elk sachet bevat 1 g patiromer (als patiromer sorbitex calcium)
Veltassa 8,4 g poeder voor orale suspensie
Elk sachet bevat 8,4 g patiromer (als patiromer sorbitex calcium).
Veltassa 16,8 g poeder voor orale suspensie
Elk sachet bevat 16,8 g patiromer (als patiromer sorbitex calcium).
Veltassa 25,2 g poeder voor orale suspensie
Elk sachet bevat 25,2 g patiromer (als patiromer sorbitex calcium).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor orale suspensie.
Gebroken wit tot lichtbruin poeder, met enkele witte deeltjes.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Veltassa is geïndiceerd voor de behandeling van hyperkaliëmie bij volwassenen en adolescenten in de leeftijd van 12 tot en met 17 jaar.
4.2 Dosering en wijze van toediening
Veltassa begint 4 tot 7 uur na toediening te werken. Het dient niet te worden ingezet als alternatief voor noodbehandeling bij levensbedreigende hyperkaliëmie (zie rubriek 4.4).
Dosering
Veltassa wordt eenmaal per dag toegediend. De aanbevolen startdosering van Veltassa varieert met de leeftijd. Er kunnen meerdere sachets worden gebruikt om de gewenste dosis te bereiken.
De dagelijkse dosis kan in intervallen van een week of langer worden aangepast, op basis van de hoeveelheid kalium in het serum en het gewenste streefbereik. Het serumkaliumgehalte moet worden bewaakt wanneer dit klinisch is geïndiceerd (zie rubriek 4.4). De duur van de behandeling moet door de behandelend arts individueel worden bepaald op basis van de behoefte aan serumkaliumbeheer. Als het serumkaliumgehalte lager is dan de ondergrens van het gewenste bereik, dient de dosis te worden verlaagd of te worden stopgezet.
Toediening van Veltassa dient 3 uur voor of na andere orale geneesmiddelen te gebeuren (zie rubriek 4.5).
Volwassenen
De aanbevolen startdosering is 8,4 g patiromer, eenmaal per dag. De dagelijkse dosis kan indien nodig worden verhoogd of verlaagd met 8,4 g om het gewenste streefbereik te bereiken, met een maximale dosis van 25,2 g per dag.
Adolescenten in de leeftijd van 12 tot en met 17 jaar
De aanbevolen startdosering is 4 g patiromer, eenmaal per dag. Pas de dagelijkse dosis patiromer aan op basis van het serumkaliumgehalte en het gewenste streefbereik, met een maximale dosis van 25,2 g per dag. Het wordt aanbevolen om over te stappen op patiromer sachets van 8,4 g indien doses boven 7 g nodig zijn.
Gemiste dosis
Indien een dosis wordt overgeslagen, moet de overgeslagen dosis zo snel mogelijk genomen worden op dezelfde dag. De overgeslagen dosis mag niet met de volgende dosis worden genomen.
Speciale populaties
Ouderen
Er zijn geen speciale dosis- en toedieningsrichtlijnen aanbevolen voor deze populatie.
Patiënten met nierdialyse
Er zijn beperkte gegevens beschikbaar over het gebruik van patiromer bij patiënten met nierdialyse. Er waren geen speciale dosis- en toedieningsrichtlijnen van kracht voor deze patiënten in klinische onderzoeken. Er zijn geen pediatrische patiënten die dialyse ondergaan behandeld met patiromer.
Patiënten met terminale nierziekte
Patiromer is onderzocht bij slechts een beperkt aantal patiënten met een geschatte glomerulaire filtratiesnelheid (eGFR) < 15 ml/min/1,73 m².
Pediatrische patiënten
De veiligheid en werkzaamheid van patiromer bij kinderen jonger dan 12 jaar zijn nog niet vastgesteld. De gegevens bij adolescenten van 12 tot en met 17 jaar zijn beperkt tot blootstelling gedurende 6 maanden. Een behandeling die langer duurt dan 6 maanden dient daarom met voorzichtigheid plaats te vinden bij adolescenten in de leeftijd van 12 tot en met 17 jaar (zie rubriek 4.4).
Wijze van toediening
Oraal gebruik.
Veltassa moet op de volgende manier worden gemengd met water en geroerd tot een uniforme consistentie. De aanbevolen totale volumes voor de bereiding van de suspensie zijn dosisafhankelijk:
- 1 g patiromer: 10 ml
- 2 g patiromer: 20 ml
- 3 g patiromer: 30 ml
- 4 g patiromer: 40 ml
- > 4 g patiromer: 80 ml
De suspensie moet worden bereid volgens de volgende stappen:
- De eerste helft van het aanbevolen volume voor de benodigde dosis moet in een glas worden gegoten en de volledige dosis patiromer moet worden toegevoegd en vervolgens worden geroerd.
- De tweede helft van het aanbevolen volume moet worden toegevoegd en de suspensie moet opnieuw grondig worden geroerd.
Het poeder zal niet oplossen. Indien gewenst kan er nog meer water aan het mengsel worden toegevoegd voor de gewenste consistentie. Grotere volumes kunnen echter leiden tot een versnelde neerslag van het poeder.
Het mengsel moet binnen 1 uur na de initiële suspensie worden ingenomen. Indien er na inname nog poeder in het glas achterblijft, moet er meer water worden toegevoegd en moet de suspensie worden geroerd en direct worden ingenomen. Dit kan indien nodig worden herhaald om ervoor te zorgen dat de volledige dosis is ingenomen.
Voor de bereiding van het mengsel kunnen, naar persoonlijke voorkeur, in plaats van water de volgende vloeistoffen of zachte voedingsmiddelen worden gebruikt, waarbij dezelfde stappen moeten worden gevolgd als hierboven beschreven: appelsap, cranberrysap, ananassap, sinaasappelsap, druivensap, perensap, abrikozennectar, perziknectar, yoghurt, melk, verdikkingsmiddel (bijvoorbeeld maïszetmeel), appelmoes, vanille- en chocoladepudding.
Het kaliumgehalte van vloeistoffen of zachte voedingsmiddelen die worden gebruikt voor de bereiding van het mengsel moeten worden beschouwd als onderdeel van de voedingsadviezen met betrekking tot de kaliuminname voor iedere afzonderlijke patiënt.
Over het algemeen dient het drinken van cranberrysap te worden beperkt (bijvoorbeeld minder dan 400 ml per dag) vanwege de mogelijke interactie met andere geneesmiddelen.
Dit geneesmiddel kan zowel met als zonder de maaltijd worden ingenomen. Het mag niet worden opgewarmd (bijv. in een magnetron) of worden toegevoegd aan warm voedsel of warme vloeistoffen. Het mag niet in droge vorm worden ingenomen.
Toediening via een nasogastrische (NG) of percutane endoscopische gastrostomie (PEG) sonde: voor doses tot 8,4 g patiromer moet de suspensie worden bereid zoals hierboven beschreven in de rubriek met betrekking tot orale toediening. Voor doses boven 8,4 g en tot 16,8 g patiromer moet een totaal volume van 160 ml worden gebruikt en voor doses boven 16,8 g en tot 25,2 g patiromer een totaal volume van 240 ml. Deze volumes zorgen ervoor dat de suspensie gemakkelijk door de sondes stroomt.
Compatibiliteit is aangetoond met sondes gemaakt van polyurethaan, siliconen en polyvinylchloride. De aanbevolen diameter van de sondes is 2,17 mm (6,5 Fr) of groter. Na toediening moet de sonde worden doorgespoeld met water. Voor instructies over verwijdering, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Verlaagde magnesiumwaarde
In klinische onderzoeken deden zich serummagnesiumwaarden voor van < 1,4 mg/dl (0,58 mmol/l) bij 7,1% van de volwassen patiënten die werden behandeld met patiromer, en ontwikkelde 0,3% van de patiënten serummagnesiumwaarden van <1,0 mg/dl (0,4 mmol/l). De gemiddelde afnames in serummagnesium waren 0,137 mg/dl (0,0564 mmol/l) of minder. In een klinisch onderzoek met pediatrische patiënten was de gemiddelde afname in serummagnesium na 26 weken 0,35 mg/dl (0,1440 mmol/l). Gedurende het pediatrische klinische onderzoek bereikte geen enkele patiënt een serummagnesiumwaarde van < 1,4 mg/dl (0,58 mmol/l).
Serummagnesium moet gedurende ten minste 1 maand na het starten van de behandeling en indien klinisch geïndiceerd tijdens de behandeling worden bewaakt en er moeten magnesiumsupplementen worden overwogen voor patiënten met een verlaagde serummagnesiumwaarde (zie rubriek 4.8).
Maag-darmstelselaandoeningen
Patiënten met een voorgeschiedenis van darmobstructie of ingrijpende gastro-intestinale chirurgie, ernstige gastro-intestinale aandoeningen of slikstoornissen werden niet opgenomen in het klinische onderzoek. Gastro-intestinale ischemie, necrose en/of intestinale perforatie zijn gemeld bij andere kaliumbinders. De voordelen en risico’s van het toedienen van patiromer moeten voor en tijdens de behandeling nauwkeurig worden beoordeeld bij volwassen en pediatrische patiënten die op dit moment een maag-darmstelselaandoening hebben of deze in het verleden hebben gehad.
Patiromer stopzetten
Wanneer behandeling met patiromer wordt stopgezet, kan de serumkaliumwaarde stijgen met als gevolg terugkerende hyperkaliëmie, vooral indien de behandeling met renine-angiotensine-aldosteronsysteem (RAAS)-remmers wordt voortgezet.
Patiënten moet worden gevraagd hun behandeling niet stop te zetten zonder overleg met hun arts. Een verhoging van serumkalium kan al voorkomen 2 dagen na de laatste dosis patiromer. Er is beperkte informatie beschikbaar over de serumkaliumwaarde bij pediatrische patiënten na stopzetting van patiromer.
Serumkaliumspiegel
De serumkaliumspiegel moet worden bewaakt volgens de standaardpraktijk wanneer dit klinisch is geïndiceerd, o.a. nadat het gebruik is gewijzigd van geneesmiddelen die invloed hebben op de concentratie kalium in het serum (bijv. RAAS-remmers of diuretica) en nadat de dosis patiromer is getitreerd of stopgezet.
Beperkingen van de klinische gegevens
Ernstige hyperkaliëmie
Er is beperkte ervaring bij patiënten met een serumkaliumspiegel hoger dan 6,5 mmol/l. Bij de pediatrische populatie is de ervaring beperkt tot patiënten met een serumkaliumspiegel tot maximaal 6,2 mmol/l. Veltassa dient niet te worden gebruikt als noodbehandeling bij levensbedreigende hyperkaliëmie vanwege de vertraagde intreding van de werking (zie rubriek 4.2).
Langdurige blootstelling
Er zijn beperkte gegevens uit klinische onderzoeken bij volwassenen waarbij de blootstelling één jaar of langer was. Er zijn geen klinische onderzoeken uitgevoerd bij pediatrische patiënten waarbij de blootstelling langer was dan 6 maanden. Een behandeling die langer duurt dan 6 maanden dient daarom met voorzichtigheid plaats te vinden bij adolescenten in de leeftijd van 12 tot en met 17 jaar.
Informatie over sorbitol
Veltassa bevat sorbitol als onderdeel van het tegenioncomplex. Het sorbitolgehalte bedraagt ongeveer 4 g (10,4 kcal) per 8,4 g patiromer en ongeveer 0,5 g (1,2 kcal) per 1 g patiromer. Patiënten met erfelijke fructose-intolerantie dienen dit geneesmiddel niet te gebruiken.
Informatie over calcium
Veltassa bevat calcium als onderdeel van het tegenioncomplex. Calcium wordt gedeeltelijk vrijgegeven en het kan zijn dat een deel daarvan wordt geresorbeerd (zie rubriek 5.1). De voordelen en risico’s van het toedienen van dit geneesmiddel moeten nauwkeurig worden beoordeeld bij volwassen en pediatrische patiënten die het risico lopen op hypercalciëmie. Het serumcalciumgehalte moet gedurende ten minste 1 maand na het starten van de behandeling en indien klinisch geïndiceerd tijdens de behandeling worden bewaakt.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van patiromer op andere geneesmiddelen
Patiromer kan mogelijk binden met enkele orale geneesmiddelen die gelijktijdig worden toegediend, wat een afname van de gastro-intestinale resorptie ervan kan veroorzaken. Er werd geen toegenomen biologische beschikbaarheid van gelijktijdig toegediende geneesmiddelen waargenomen in de uitgevoerde onderzoeken naar geneesmiddelinteractie. Patiromer wordt niet geabsorbeerd of gemetaboliseerd door het lichaam, en heeft daarom geringe invloed op de werking van andere geneesmiddelen.
Als voorzorgsmaatregel en op basis van de gegevens die hieronder zijn samengevat, moet patiromer ten minste 3 uur voor of na andere orale geneesmiddelen worden toegediend.
Onderzoeken in vivo
Gelijktijdige toediening met patiromer had geen invloed op de biologische beschikbaarheid zoals gemeten door het oppervlak onder de curve (AUC) van amlodipine, cinacalcet, clopidogrel, furosemide, lithium, metoprolol, trimethoprim, verapamil en warfarine. Voor deze geneesmiddelen is er geen scheiding nodig.
Uit gelijktijdige toediening met patiromer bleek een verlaagde biologische beschikbaarheid van ciprofloxacine, levothyroxine en metformine. Er was echter geen interactie wanneer patiromer en deze geneesmiddelen met 3 uur verschil werden ingenomen.
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
Onderzoeken in vitro
Onderzoeken in vitro hebben aangetoond dat er waarschijnlijk geen interactie is tussen patiromer en de volgende werkzame stoffen: allopurinol, amoxicilline, apixaban, acetylsalicylzuur, atorvastatine, azilsartan, benazepril, bumetanide, canagliflozine, candesartan, captopril, cefalexine, dapagliflozine, digoxine, empagliflozine, enalapril, eplerenon, finerenon, fosinopril, glipizide, irbesartan, lisinopril, losartan, olmesartan, perindopril, fenytoïne, quinapril, ramipril, riboflavine, rivaroxaban, sacubitril, sevelameer, spironolacton, tacrolimus, torasemide, trandolapril en valsartan.
Onderzoeken in vitro hebben een mogelijke interactie aangetoond tussen patiromer en bisoprolol, carvedilol, mycofenolaatmofetil, nebivolol, quinidine en telmisartan.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van patiromer bij zwangere vrouwen.
De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Uit voorzorg heeft het de voorkeur het gebruik van patiromer te vermijden tijdens de zwangerschap.
Borstvoeding
Er worden geen effecten op met moedermelk gevoede pasgeborenen/zuigelingen verwacht aangezien de systemische blootstelling van de borstvoeding gevende vrouw aan patiromer verwaarloosbaar is. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met patiromer moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over het effect van patiromer op de vruchtbaarheid bij de mens. Uit dieronderzoek zijn geen effecten gebleken op de reproductiefunctie of vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Patiromer heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meeste bijwerkingen die werden gemeld tijdens onderzoeken bij volwassen patiënten waren hypomagnesiëmie (1,8%) en gastro-intestinale aandoeningen, met als meest gemelde bijwerkingen constipatie (3,7%), diarree (3%), buikpijn (1,4%), nausea (1,3%) en flatulentie (1%). Gastro-intestinale aandoeningen als reactie waren meestal licht tot matig-ernstig van aard, bleken niet dosisgerelateerd, gingen meestal vanzelf of met behandeling over en werden nooit als ernstig gemeld. Hypomagnesiëmie was licht tot matig-ernstig en 0,3% van de patiënten had een serummagnesiumwaarde van < 1 mg/dl (0,4 mmol/l) (zie rubriek 4.4).
Tabel met bijwerkingen
Bijwerkingen die werden gemeld tijdens klinische onderzoeken staan hieronder in een lijst geordend per systeem/orgaanklasse en per frequentie. De frequenties worden als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100 tot < 1/10), soms (≥ 1/1000 tot < 1/100), zelden (≥ 1/10.000 tot < 1/1000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen opgesomd in volgorde van afnemende ernst.
MedDRA-
systeem/orgaanklasse
Vaak
Soms
Frequentie niet bekend
Immuunsysteemaandoeningen Overgevoeligheid(1,2)
Voedings- en
stofwisselingsstoornissen
Hypomagnesiëmie
Maagdarmstelselaandoeningen Constipatie(3)*
Diarree(4)*
Abdominale pijn(5)
Nausea
Flatulentie*
Braken
* Bijwerkingen die ook werden gemeld tijdens pediatrische klinische onderzoeken
1 Bijwerkingen gemeld na het in de handel brengen
2 Overgevoeligheidsreacties waren onder andere huiduitslag, urticaria, zwelling in de mondholte en lippen, en waren mild tot matig-ernstig van aard.
3 Constipatie is een verzamelnaam die de termen constipatie en harde ontlasting combineert. 4 Diarree is een verzamelnaam voor diarree en frequente stoelgang.
5 Abdominale pijn is een verzamelnaam die de voorkeurstermen abdominaal ongemak, abdominale pijn, pijn in de bovenbuik en pijn in de onderbuik combineert.
Pediatrische patiënten
De veiligheid van patiromer voor de behandeling van hyperkaliëmie is onderzocht in een enkelvoudig onderzoek bij 23 pediatrische patiënten in de leeftijd van 6 tot en met 17 jaar. Het bijwerkingenprofiel dat werd waargenomen bij pediatrische patiënten was grotendeels consistent met het veiligheidsprofiel bij volwassenen. De veiligheid van patiromer is niet onderzocht bij patiënten jonger dan 6 jaar.
Er werden bijwerkingen gemeld bij in totaal 4 proefpersonen; 3 in de leeftijdsgroep van 12 tot < 18 jaar en 1 in de leeftijdsgroep van 6 tot < 12 jaar. Bij 2 van deze proefpersonen behoorden de bijwerkingen tot de systeem/orgaanklasse maagdarmstelselaandoeningen, d.w.z. diarree, constipatie, frequente darmbewegingen en flatulentie. De overige bijwerkingen waren verhoogd bloedcalcium en hypokaliëmie. Dit waren allemaal niet-ernstige bijwerkingen en ze waren mild tot matig-ernstig van aard.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Aangezien te hoge doses patiromer kunnen leiden tot hypokaliëmie, moeten de serumkaliumwaardes worden gecontroleerd. Patiromer wordt na ongeveer 24 tot 48 uur uitgescheiden, op basis van de gemiddelde gastro-intestinale transittijd. Indien wordt geoordeeld dat medische interventie nodig is, moeten geschikte maatregelen worden getroffen om de serumkaliumwaarde terug te brengen naar het normale niveau.
Pediatrische patiënten
Doses hoger dan 25,2 g patiromer per dag voor adolescenten in de leeftijd van 12 tot en met 17 jaar en hoger dan 12 g voor kinderen van 6 tot jonger dan 12 jaar zijn niet getest. Aangezien te hoge doses patiromer kunnen leiden tot hypokaliëmie, moeten de serumkaliumwaardes worden gecontroleerd. Indien wordt vastgesteld dat medische interventie nodig is, kunnen passende maatregelen worden overwogen om de serumkaliumwaarde terug te brengen naar het normale niveau.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Geneesmiddelen voor de behandeling van hyperkaliëmie en hyperfosfatemie. ATC-code: V03AE09
Werkingsmechanisme
Patiromer is een niet-geabsorbeerd kationenwisselend polymeer dat een calcium-sorbitolcomplex bevat als tegenion.
Patiromer verhoogt de fecale excretie van kalium door het kalium te binden in het lumen van het gastro-intestinaal stelsel. Door het kalium te binden daalt de concentratie vrij kalium in het gastro-intestinale lumen, wat leidt tot een verlaging van de serumkaliumwaarde.
Farmacodynamische effecten
Bij gezonde, volwassen proefpersonen veroorzaakte patiromer een dosisgerelateerde toename in de fecale excretie van kalium en een overeenkomstige afname in de urinaire excretie van kalium, met een ongewijzigd kaliumgehalte in het serum. 25,2 g patiromer, eenmaal daags toegediend gedurende 6 dagen, leidde tot een gemiddelde toename van fecale excretie van kalium van 1.283 mg/dag en een gemiddelde afname van urinaire excretie van kalium van 1.438 mg/dag. De dagelijkse urinaire excretie van calcium steeg met 53 mg/dag vergeleken met baseline.
In een open-labelonderzoek naar de tijd tot intreden van de werking werd een statistisch significante verlaging van de serumkaliumwaarde waargenomen bij patiënten met hyperkaliëmie vanaf 7 uur na de eerste dosis. Na het stopzetten van patiromer bleven de kaliumspiegels stabiel gedurende 24 uur na de laatste dosis en stegen deze vervolgens weer tijdens een observatieperiode van 4 dagen.
Klinische werkzaamheid en veiligheid
In totaal werd in de klinische fase 2- en fase 3-onderzoeken 99,5% van de patiënten bij baseline behandeld met RAAS-remmers, had 87,0% chronische nierziekte met een eGFR van <60 ml/min/1,73 m², had 65,6% diabetes mellitus en had 47,5% hartfalen.
Onderzoek 1 (OPAL-HK)
De veiligheid en werkzaamheid van patiromer werden aangetoond in een tweedelig, enkelblind, gerandomiseerd ontwenningsonderzoek naar Veltassa bij volwassen patiënten met hyperkaliëmie en chronische nierziekte en een stabiele dosis van ten minste één RAAS-remmer (d.w.z. een ACE-remmer [angiotensine-converterend-enzymremmer], een ARB [angiotensine II-receptorblokker] of een MRA [mineralocorticoïdreceptor-antagonist].
In deel A werden 243 patiënten gedurende 4 weken behandeld met patiromer. Patiënten met een serumkaliumwaarde van 5,1 mEq/l tot < 5,5 mEq/l (mmol/l) bij baseline ontvingen een startdosering van 8,4 g patiromer per dag (als opgedeelde dosis) en patiënten met een serumkaliumwaarde van 5,5 mEq/l tot < 6,5 mEq/l bij baseline ontvingen een startdosering van 16,8 g patiromer per dag (als opgedeelde dosis). De dosis werd indien nodig getitreerd op basis van de serumkaliumwaarde zoals beoordeeld op dag 3 en vervolgens tijdens de wekelijkse bezoeken tot het einde van de behandelingsperiode van 4 weken met als doel de serumkaliumwaarde binnen het streefbereik te houden (3,8 mEq/l tot < 5,1 mEq/l). De gemiddelde dagelijkse doses patiromer waren 13 g en 21 g bij patiënten met een serumkaliumwaarde van 5,1 tot < 5,5 mEq/l en 5,5 tot < 6,5 mEq/l, respectievelijk.
De gemiddelde leeftijd van patiënten was 64 jaar (54% was 65 jaar of ouder, 17% was 75 jaar of ouder), 58% van de patiënten was mannelijk en 98% was blank. Ongeveer 97% van de patiënten had hypertensie, 57% had type 2-diabetes en 42% had hartfalen.
De gemiddelde kaliumspiegels en veranderingen in de serumkaliumwaarde van Deel A Baseline tot Deel A Week 4 worden weergegeven in tabel 1. Als secundair eindpunt van deel A had 76% (95% BI: 70%, 81%) van de patiënten een serumkaliumwaarde binnen het streefbereik van 3,8 mEq/l tot < 5,1 mEq/l in Deel A Week 4.
Tabel 1: Patiromer-behandelingsfase (Deel A): primair eindpunt
| Kalium bij baseline | Gehele populatie (n=237) | ||
| 5,1 tot < 5,5 mEq/l (n=90) | 5,5 tot < 6,5 mEq/l (n=147) | ||
| Serumkalium (mEq/l) | |||
| Baseline, gemiddelde (SD) | 5,31 (0,57) | 5,74 (0,40) | 5,58 (0,51) |
| Week 4 verandering tegenover baseline, gemiddelde ± SE (95% BI) | −0,65 ± 0,05 (−0,74, −0,55) | −1,23 ± 0,04 (−1,31, −1,16) | −1,01 ± 0,03 (−1,07, −0,95) |
| p-waarde | < 0,001 | ||
In deel B werden 107 patiënten met een deel A baseline serumkaliumwaarde van 5,5 mEq/l tot < 6,5 mEq/l en bij wie de serumkaliumwaarde binnen het streefbereik lag (3,8 mEq/l tot < 5,1 mEq/l) in deel A Week 4 en die nog steeds RAAS-remmers toegediend kregen, gerandomiseerd om gedurende 8 weken verder patiromer of een placebo te krijgen om het effect te beoordelen van het stopzetten van patiromer op de serumkaliumwaarde. Bij patiënten die werden gerandomiseerd naar patiromer was de gemiddelde dagelijkse dosis 21 g bij aanvang van deel B en tijdens deel B.
Het primaire eindpunt van deel B was de verandering in de serumkaliumwaarde van de baseline van deel B tot het eerste bezoek waarin de serumkaliumwaarde van de patiënt buiten het bereik van 3,8 tot < 5,5 mEq/l viel of tot week 4 van deel B indien de serumkaliumwaarde van de patiënt binnen het bereik bleef. In deel B steeg de serumkaliumwaarde bij patiënten met placebo significant vergeleken met patiënten die onder behandeling met patiromer bleven (p < 0,001).
Bij meer patiënten met placebo (91% [95% BI: 83%, 99%]) bleek een serumkaliumwaarde ≥ 5,1 mEq/l tijdens deel B vergeleken met patiënten met patiromer (43% [95% BI: 30%, 56%]), p < 0,001. Bij meer patiënten met placebo (60% [95% BI: 47%, 74%]) bleek een serumkaliumwaarde ≥ 5,5 mEq/l tijdens deel B dan patiënten met patiromer (15% [95% BI: 6%, 24%]), p < 0,001.
De mogelijkheid om patiromer tegelijk met een RAAS-remmer toe te dienen, werd ook beoordeeld in deel B: tweeënvijftig procent (52%) van de proefpersonen die een placebo kregen, zette de behandeling met RAAS- remmers stop vanwege terugkerende hyperkaliëmie, vergeleken met 5% van de proefpersonen die werden behandeld met patiromer.
Onderzoek 2 (AMETHYST-DN)
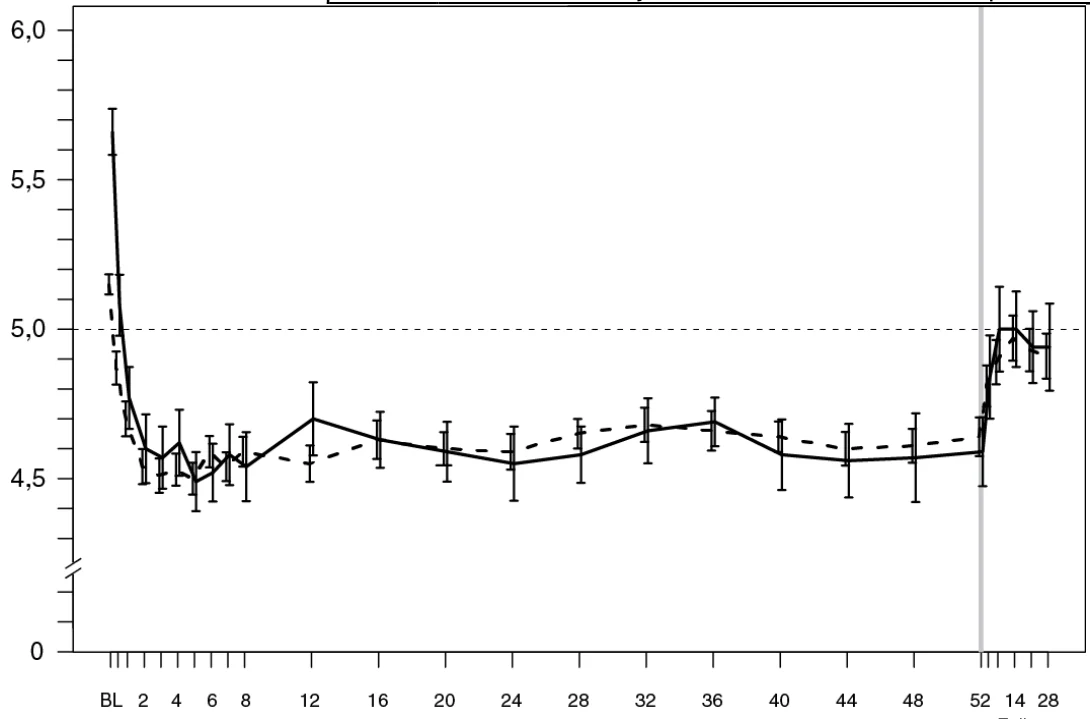
Het effect van de behandeling met patiromer gedurende maximaal 52 weken werd geëvalueerd in een open-labelonderzoek bij 304 patiënten met hyperkaliëmie en chronische nierziekte en type 2-diabetes mellitus op een stabiele dosis van een RAAS-remmer. De gemiddelde leeftijd van patiënten was 66 jaar (59,9% was 65 jaar of ouder, 19,7% was 75 jaar of ouder), 63% van de patiënten was mannelijk en allen waren blank. Afnames in de serumkaliumwaarden bij behandeling met patiromer werden gedurende een jaar aangehouden met chronische behandeling, zoals getoond in afbeelding 1, met een lage incidentie van hypokaliëmie (2,3%) en waarbij de meerderheid van de proefpersonen (97,7%) een streefwaarde van serumkalium bereikt en behoudt (tijdens de onderhoudsperiode was de serumkaliumwaarde ongeveer 80% van de tijd binnen het streefbereik). Bij patiënten met een serumkaliumwaarde bij baseline van > 5,0 tot 5,5 mEq/l die een initiële dosis van 8,4 g patiromer per dag ontvingen, was de gemiddelde dagelijkse dosis 14 g; bij patiënten met een serumkaliumwaarde bij baseline van > 5,5 tot < 6,0 mEq/l die een initiële dosis van 16,8 g patiromer per dag ontvingen, was de gemiddelde dagelijkse dosis 20 g gedurende het gehele onderzoek.
Afbeelding 1: Gemiddeld (95% BI) serumkaliumwaarde in de tijd
Serumkalium bij baseline > 5,0 tot 5,5 mEq/l
Serumkalium bij baseline > 5,5 tot 6,0 mEq/l
Onderzoeksbezoek (week) Follow-up
(dag)
Aantal proefpersonen:
Lager K+ Stratum: 218 199 192 175 168 161 161 163 158 156 151 148 149 145 131 126 Hoger K+ Stratum: 83 73 70 65 62 62 62 61 53 53 53 52 49 49 48 47
Onderzoek 3 (PEARL-HF)
In een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek bij patiënten met hartfalen bij wie een MRA klinisch was geïndiceerd, werd de mogelijkheid onderzocht van gelijktijdige behandeling met patiromer en spironolacton. Patiënten begonnen op hetzelfde moment met spironolacton 25 mg/dag en hun gerandomiseerde behandeling (patiromer 12,6 g tweemaal daags of placebo) en werden na dag 14 omhoog getitreerd naar 50 mg/dag indien de serumkaliumwaarde > 3,5 en ≤ 5,1 mEq/l was. Van de 105 gerandomiseerde patiënten die de onderzoeksbehandeling ontvingen (patiromer 56, placebo 49) was de gemiddelde leeftijd 68,3 jaar. 60,6% was mannelijk, 97,1% was blank en de gemiddelde eGFR was 81,3 ml/min. De gemiddelde serumkaliumwaarden bij baseline waren 4,71 mEq/l voor patiromer en 4,68 mEq/l voor placebo.
Het primaire werkzaamheidseindpunt, de verandering van de serumkaliumwaarde ten opzichte van baseline tot het einde van de behandelingsperiode van 28 dagen, was significant lager (p < 0,001) in de patiromer-groep (gemiddelde LS [SEM]: −0,21 [0,07] mEq/l) vergeleken met de placebogroep (gemiddelde LS [SEM]: +0,23 [0,07] mEq/l). In de patiromer-groep waren ook minder patiënten met serumkaliumwaarden > 5,5 mEq/l (7,3% vs. 24,5%; p = 0,027) en meer patiënten die spironolacton 50 mg/dag gebruikten (90,9% versus 73,5%, p = 0,022).
Onderzoek 4 (AMBER)
Het vermogen van patiromer om gelijktijdige behandeling met spironolacton mogelijk te maken bij patiënten met resistente hypertensie en chronische nierziekte werd verder onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek van 12 weken. Normokaliëmische patiënten begonnen met spironolacton 25 mg per dag samen met hun gerandomiseerde behandeling (patiromer 8,4 g per dag of placebo per dag). Patiromer/placebo werd wekelijks omhoog getitreerd (maximaal tot 25,2 g per dag) om een serumkaliumwaarde ≥ 4,0 mEq/l en ≤ 5,1 mEq/l te behouden. In week 3 of later werd de dosis spironolacton bij proefpersonen met een systolische bloeddruk ≥ 120 mmHg en een serumkaliumwaarde ≤ 5,1 mEq/l verhoogd naar 50 mg per dag. 

Van de 295 gerandomiseerde patiënten die de onderzoeksbehandeling ontvingen (patiromer 147, placebo 148) was de gemiddelde leeftijd 68,1 jaar. 51,9% was mannelijk, 98,3% was blank en de gemiddelde eGFR was 35,73 ml/min/1,73 m2. Bij de randomisatie waren de gemiddelde serumkaliumwaarden bij baseline 4,74 mEq/l voor patiromer en 4,69 mEq/l voor placebo. Het primaire werkzaamheidseindpunt, het percentage van de proefpersonen dat in week 12 nog steeds spironolacton gebruikte, was significant hoger (p < 0,0001) in de patiromer-groep (85,7%) vergeleken met de placebogroep (66,2%). Beduidend meer patiënten ontvingen spironolacton 50 mg/dag (69,4% versus 51,4%).
Patiënten in de patiromer-groep bleven over het algemeen 7,1 dagen langer spironolacton gebruiken (95% BI 2,212,0; p = 0,0045) vergeleken met de placebogroep en ontvingen beduidend hogere cumulatieve doses spironolacton (2942,3 (SE 80,1) mg vs. 2580,7 (SE 95,8) mg, p = 0,0021).
Er waren ook beduidend minder patiënten in de patiromer-groep met serumkaliumwaarden ≥ 5,5 mEq/l (35,4% vs. 64,2%, p < 0,001).
In week 12 was de gemiddelde systolische bloeddruk afgenomen met 11,0 mmHg (SD 15,34) in de spironolacton + placebo-groep en met 11,3 mmHg (SD 14,11) in de spironolacton + patiromer-groep. Deze afnames ten opzichte van baseline waren statistisch significant binnen elke behandelingsgroep (p < 0,0001), maar waren niet statistisch significant tussen de groepen.
Effect van voedsel
Tijdens een open-label onderzoek kregen 114 patiënten met hyperkaliëmie gerandomiseerd een keer per dag met of zonder voedsel patiromer toegediend. De serumkaliumspiegel aan het einde van de behandeling, de verandering van de serumkaliumspiegel ten opzichte van de nullijn en de gemiddelde dosis patiromer waren bij alle groepen vrijwel gelijk.
Pediatrische patiënten
In een open-label onderzoek met meerdere doses werden de werkzaamheid, veiligheid en verdraagbaarheid van patiromer voor orale suspensie beoordeeld bij kinderen en adolescenten in de leeftijd van 6 tot < 18 jaar met niet-dialyse-afhankelijke chronische nierziekte en hyperkaliëmie. Patiënten met een ernstige gastro-intestinale diagnose of chirurgie werden uitgesloten. Het onderzoek bestond uit twee behandelingsfasen: eerst een initiële fase van 14 dagen om de juiste dosis te bepalen, gevolgd door een langetermijnbehandelingsfase van maximaal 24 weken, met een totaal van maximaal 26 behandelingsweken. Het onderzoek omvatte twee leeftijdsgroepen, namelijk van 12 tot < 18 jaar en van 6 tot < 12 jaar. De startdoseringen patiromer voor elke leeftijdsgroep werden geselecteerd op basis van het mediane gewicht. Patiromer werd eenmaal daags gegeven als een poeder voor orale suspensie.
In totaal hebben 23 proefpersonen (14 proefpersonen in de leeftijd van 12 tot < 18 jaar en 9 proefpersonen in de leeftijd van 6 tot < 12 jaar) de fase voor het bepalen van de dosis afgerond, en 21 proefpersonen (12 proefpersonen in de leeftijd van 12 tot < 18 jaar en 9 proefpersonen in de leeftijd van 6 tot < 12 jaar) hebben de langetermijnbehandelingsfase afgerond. Geen van de proefpersonen heeft het onderzoek stopgezet vanwege veiligheidsoverwegingen.
Het primaire werkzaamheidseindpunt van dit onderzoek was de verandering in de serumkaliumwaarde ten opzichte van baseline op dag 14. In beide leeftijdsgroepen werd een afname van de kaliumwaarde waargenomen op dag 14: de gemiddelde verandering in de kaliumwaarde ten opzichte van baseline was -0,50 (0,542) mEq/l bij de leeftijdsgroep van 12 tot < 18 jaar en -0,14 (0,553) mEq/l bij de leeftijdsgroep van 6 tot < 12 jaar. Deze afname werd gedurende het hele onderzoek tijdens de behandeling gehandhaafd (afbeelding 2).
De secundaire werkzaamheidseindpunten waren het percentage van de proefpersonen met een serumkaliumgehalte binnen het streefbereik (3,8 tot 5,0 mEq/l) op dag 14 (dosisbepalingsfase) en per bezoek op elk willekeurig moment tot en met maand 6 (langetermijnbehandelingsfase). In de leeftijdsgroep van 12 tot < 18 jaar bereikte 50,0% en 81,8% van de proefpersonen een serumkaliumwaarde binnen het streefbereik op respectievelijk dag 14 en week 26. De dosis patiromer van 4,2 g/dag lijkt een geschikte startdosering te zijn voor deze groep. In de leeftijdsgroep van 6 tot < 12 jaar bereikte slechts 12,5% en 22,2% van de patiënten een serumkaliumwaarde binnen het streefbereik op respectievelijk dag 14 en week 26.
Afbeelding 2: Gemiddelde (± 95%-BI) serumkaliumwaarde (veiligheidspopulatie, N=23) 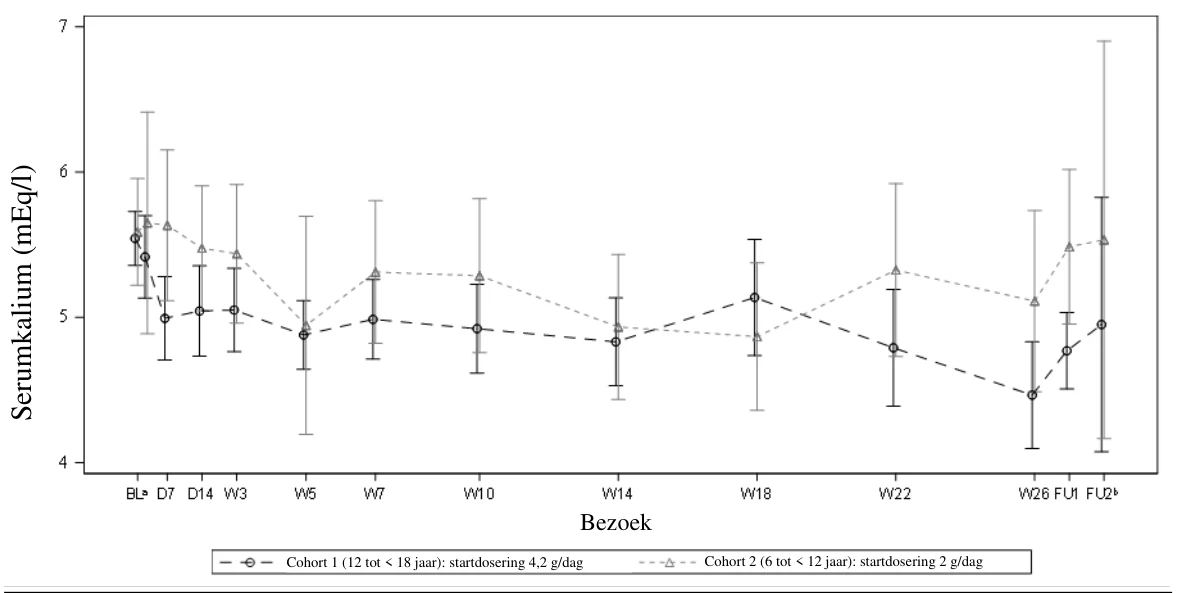
Opmerkingen: a Baselinewaarde was de laatste niet-ontbrekende waarde van het centrale laboratorium die was verzameld vóór de datum en het tijdstip van de eerste dosis patiromer.
b Follow-up 2 was een optioneel bezoek aan de locatie en kon ook telefonisch plaatsvinden.
Serumkaliumgegevens op of na de aanvangsdatum van dialyse werden uitgesloten. BL=baseline; BI=betrouwbaarheidsinterval; D=dag; FU=follow-up; W=week.
In de leeftijdsgroep van 12 tot < 18 jaar was op dag 14 en aan het einde van de behandeling de mediane voorgeschreven dosis patiromer respectievelijk 4,2 en 8,4 g/dag, en de gemiddelde verandering in de serumkalium ten opzichte van baseline respectievelijk -0,50 en -1,08 mEq/l. In de leeftijdsgroep van 6 tot < 12 jaar was op dag 14 en aan het einde van de behandeling de mediane voorgeschreven dosis patiromer respectievelijk 6,0 en 8,0 g/dag, en de gemiddelde verandering in de kaliumwaarde ten opzichte van baseline respectievelijk -0,14 en -0,50 mEq/l. Bij proefpersonen in de leeftijd van 12 tot en met 17 jaar leken de dosis-responsresultaten kwalitatief aan te tonen dat een hogere dosis patiromer geassocieerd was met een grotere daling van serumkalium binnen een behandelingsinterval. In de leeftijdsgroep van 6 tot < 12 jaar waren de resultaten van de dosisbepaling echter niet eenduidig. Verdere evaluatie van patiromer bij proefpersonen in de leeftijd van 6 tot < 12 jaar is daarom vereist om de risico-batenverhouding vast te stellen.
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Veltassa bij kinderen jonger dan 6 jaar voor de behandeling van hyperkaliëmie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Patiromer werkt door het binden van kalium in het maag-darmkanaal en daarom is de serumconcentratie niet van belang voor de werkzaamheid ervan. Vanwege de karakteristieken betreffende onoplosbaarheid en non-absorptie van dit geneesmiddel kunnen veel klassieke farmacokinetische onderzoeken niet worden uitgevoerd.
Patiromer wordt ongeveer 24 tot 48 uur na inname uitgescheiden, op basis van de gemiddelde gastro-intestinale transittijd.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Bij onderzoeken met radioactieve labeling bij ratten en honden werd patiromer niet systemisch geresorbeerd en werd het uitgescheiden in de feces. Uit analyse van kwantitatieve autoradiografie van het hele lichaam bij ratten bleek dat de radioactiviteit beperkt bleef tot het maag-darmstelsel, zonder detecteerbare radioactiviteit in andere weefsels of organen.
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, reproductie- en ontwikkelingstoxiciteit.
Patiromer was niet genotoxisch in de omgekeerde mutatietest (amestest), de chromosoomaberratietest of micronucleustesten bij ratten.
Er is geen onderzoek uitgevoerd naar carcinogeniciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Xanthaangom (zie rubriek 4.4 voor informatie over sorbitol)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Gekoeld bewaren en transporteren (2°C – 8°C).
Als Veltassa bij kamertemperatuur wordt bewaard (onder 25°C), dient het te worden gebruikt binnen 6 maanden nadat het uit de koelkast is gehaald.
Gebruik in geen geval Veltassa na de vervaldatum die op het sachet staat vermeld.
Het mengsel moet binnen 1 uur na de initiële suspensie worden ingenomen.
6.5 Aard en inhoud van de verpakking
Veltassa 1 g poeder voor orale suspensie
1 g patiromer, als poeder in sachets die uit vijf lagen bestaan: polyethyleen, aluminium, polyethyleen, polyester en papier.
Verpakkingsgrootten: doos van 60 sachets.
Veltassa 8,4 g poeder voor orale suspensie
8,4 g patiromer, als poeder in sachets die uit vijf lagen bestaan: polyethyleen, aluminium, polyethyleen, polyester en papier.
Verpakkingsgrootten: dozen van 30, 60 of 90 sachets multiverpakkingen met 3 dozen, elk van 30 sachets.
Veltassa 16,8 g poeder voor orale suspensie
16,8 g patiromer, als poeder in sachets die uit vijf lagen bestaan: polyethyleen, aluminium, polyethyleen, polyester en papier.
Verpakkingsgrootten: dozen van 30, 60 of 90 sachets.
Veltassa 25,2 g poeder voor orale suspensie
25,2 g patiromer, als poeder in sachets die uit vijf lagen bestaan: polyethyleen, aluminium, polyethyleen, polyester en papier.
Verpakkingsgrootten: dozen van 30, 60 of 90 sachets.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Vifor Fresenius Medical Care Renal Pharma France
100–101 Terrasse Boieldieu
Tour Franklin La Défense 8
92042 Paris La Défense Cedex
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1179/001
EU/1/17/1179/002
EU/1/17/1179/003
EU/1/17/1179/004
EU/1/17/1179/005
EU/1/17/1179/006
EU/1/17/1179/007
EU/1/17/1179/008
EU/1/17/1179/009
EU/1/17/1179/010
EU/1/17/1179/011
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 juli 2017
Datum van laatste verlenging: 24 maart 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.