


SmPC (samenvatting van de productkenmerken) - Vaxneuvance
1. NAAM VAN HET GENEESMIDDEL
Vaxneuvance suspensie voor injectie in een voorgevulde spuit
Pneumokokkenpolysacharide-conjugaatvaccin (15-valent, geadsorbeerd)
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
1 dosis (0,5 ml) bevat:
Pneumokokkenpolysacharide-serotype 11,2 2,0 microgram
Pneumokokkenpolysacharide-serotype 31,2 2,0 microgram
Pneumokokkenpolysacharide-serotype 41,2 2,0 microgram
Pneumokokkenpolysacharide-serotype 51,2 2,0 microgram
Pneumokokkenpolysacharide-serotype 6A1,2 2,0 microgram
Pneumokokkenpolysacharide-serotype 6B1,2 4,0 microgram
Pneumokokkenpolysacharide-serotype 7F1,2 2,0 microgram
Pneumokokkenpolysacharide-serotype 9V1,2 2,0 microgram
Pneumokokkenpolysacharide-serotype 141,2 2,0 microgram
Pneumokokkenpolysacharide-serotype 18C1,2 2,0 microgram
Pneumokokkenpolysacharide-serotype 19A1,2 2,0 microgram
Pneumokokkenpolysacharide-serotype 19F1,2 2,0 microgram
Pneumokokkenpolysacharide-serotype 22F1,2 2,0 microgram
Pneumokokkenpolysacharide-serotype 23F1,2 2,0 microgram
Pneumokokkenpolysacharide-serotype 33F1,2 2,0 microgram
1 Geconjugeerd aan het CRM197-dragereiwit. CRM197 is een niet-toxische mutant van de difterietoxine (afkomstig van Corynebacterium diphtheriae C7), recombinant tot expressie gebracht in Pseudomonas fluorescens.
2 Geadsorbeerd aan aluminiumfosfaat-adjuvans.
1 dosis (0,5 ml) bevat 125 microgram aluminium (Al3+) en ongeveer 30 microgram CRM197-dragereiwit.
Hulpstof(fen) met bekend effect
1 dosis (0,5 ml) bevat 1 mg polysorbaat 20.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Suspensie voor injectie (injectie).
Het vaccin is een melkwitte, bijna doorschijnende suspensie.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vaxneuvance is geïndiceerd voor actieve immunisatie om invasieve ziekte, pneumonie en acute otitis media veroorzaakt door Streptococcus pneumoniae te voorkomen bij baby’s, kinderen en adolescenten van 6 weken tot 18 jaar.
Vaxneuvance is geïndiceerd voor actieve immunisatie om invasieve ziekte en pneumonie veroorzaakt door Streptococcus pneumoniae te voorkomen bij personen van 18 jaar of ouder.
Zie rubriek 4.4 en 5.1 voor informatie over bescherming tegen specifieke pneumokokkenserotypes.
Vaxneuvance moet gebruikt worden volgens de officiële aanbevelingen.
4.2 Dosering en wijze van toediening
Dosering
| Standaard vaccinatieschema bij baby’s en kinderen van 6 weken tot 2 jaar | |
| Primaire serie van twee doses gevolgd door een boosterdosis | Het geadviseerde vaccinatieschema bestaat uit 3 doses Vaxneuvance van elk 0,5 ml. De eerste dosis wordt vanaf een leeftijd van 6 weken gegeven en de tweede dosis 8 weken later. De derde (booster)dosis wordt geadviseerd op een leeftijd van 11 tot en met 15 maanden. |
| Primaire serie van drie doses gevolgd door een boosterdosis | Een vaccinatieschema kan ook bestaan uit 4 doses Vaxneuvance van elk 0,5 ml. Deze primaire serie bestaat uit 3 doses. De eerste dosis wordt vanaf een leeftijd van 6 weken gegeven, met een interval van 4 tot 8 weken tussen de doses in de primaire serie. De vierde (booster)dosis wordt geadviseerd op een leeftijd van 11 tot en met 15 maanden en minimaal 2 maanden na de derde dosis. |
| Premature baby’s (< 37 weken zwangerschap bij de geboorte) | Bij premature baby’s bestaat het geadviseerde vaccinatieschema uit een primaire serie van 3 doses Vaxneuvance gevolgd door een vierde (booster)dosis. Elke dosis is 0,5 ml. Het vaccinatieschema is hetzelfde als de primaire serie van drie doses gevolgd door een boosterdosis (zie rubriek 4.4 en 5.1). |
Eerdere vaccinatie met een ander pneumokokkenconjugaatvaccin | Baby’s en kinderen die zijn begonnen aan immunisatie met een ander pneumokokkenconjugaatvaccin kunnen op elk moment binnen het schema overschakelen op Vaxneuvance (zie rubriek 5.1). |
| Inhaalvaccinatieschema voor kinderen van 7 maanden tot 18 jaar | |
| Ongevaccineerde baby’s van 7 tot 12 maanden | 3 doses van elk 0,5 ml. De eerste 2 doses moeten met een interval van minimaal 4 weken worden gegeven. Een derde (booster)dosis wordt geadviseerd na de leeftijd van 12 maanden en het interval met de tweede dosis is minimaal 2 maanden. |
| Ongevaccineerde kinderen van 12 maanden tot 2 jaar | 2 doses van elk 0,5 ml, met een interval van 2 maanden tussen de doses. |
| Ongevaccineerde of niet volledig gevaccineerde kinderen en adolescenten van 2 tot 18 jaar | 1 dosis (0,5 ml). Als eerder een pneumokokkenconjugaatvaccin is toegediend, moet het interval minimaal 2 maanden zijn voordat Vaxneuvance mag worden toegediend. |
| Vaccinatieschema voor personen van 18 jaar of ouder | |
| Personen van 18 jaar of ouder | 1 dosis (0,5 ml). De noodzaak van herhaling van de vaccinatie met een volgende dosis Vaxneuvance is niet vastgesteld. |
Speciale populaties
Personen met één of meer onderliggende aandoeningen die hen vatbaarder maken voor pneumokokkenziekte mogen één of meer doses Vaxneuvance krijgen. Dit zijn bijvoorbeeld personen met sikkelcelziekte, personen die leven met humaan immunodeficiëntievirus (hiv), personen die een hematopoëtische stamceltransplantatie (HSCT) hebben gekregen of immuuncompetente personen van 18 t/m 49 jaar met risicofactoren voor pneumokokkenziekte; zie rubriek 5.1.
Pediatrische patiënten (baby’s tot 6 weken)
De veiligheid en werkzaamheid van Vaxneuvance bij baby’s tot 6 weken oud zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Het vaccin moet worden toegediend als intramusculaire injectie. De voorkeursplaats is het anterolaterale deel van het bovenbeen bij baby’s of de deltaspier in de bovenarm bij kinderen en volwassenen.
Zie rubriek 6.6 voor instructies om het vaccin klaar te maken voor toediening.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stoffen of voor een van de in rubriek 6.1 vermelde hulpstoffen of voor vaccins met een difterie-toxoïd.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Waarschuwing over de toedieningsweg
Vaxneuvance mag niet intravasculair worden toegediend.
Anafylaxie
Zoals bij alle injecteerbare vaccins moet er altijd een passende medische behandeling en toezicht beschikbaar zijn voor het geval er een zeldzame anafylactische reactie optreedt na vaccinatie.
Gelijktijdige ziekte
De vaccinatie moet uitgesteld worden als iemand acute hoge koorts of een acute infectie heeft. De vaccinatie hoeft niet uitgesteld te worden bij een lichte infectie of lichte verhoging.
Trombocytopenie en stollingsstoornissen
Zoals bij andere intramusculaire injecties moet het vaccin voorzichtig worden toegediend aan personen die antistollingsmiddelen gebruiken, of aan personen met trombocytopenie of een andere stollingsstoornis zoals hemofilie. Zij kunnen bloedingen of blauwe plekken krijgen na intramusculaire toediening. Vaxneuvance mag subcutaan toegediend worden als het mogelijke voordeel duidelijk opweegt tegen de risico’s (zie rubriek 5.1).
Apneu bij premature baby’s
Overweeg het potentiële risico op apneu wanneer de primaire serie wordt toegediend aan zeer vroeg geboren baby’s (geboren bij ≤ 28weken zwangerschap). Overweeg ook ademhalingsbewaking voor 48 tot 72 uur. Vooral bij baby’s met een voorgeschiedenis van respiratoire immaturiteit. Omdat het voordeel van vaccinatie groot is bij deze groep baby’s, moet vaccinatie in het algemeen wel worden toegediend en niet worden uitgesteld.
Personen met een verzwakt immuunsysteem
Personen met een verzwakt immuunsysteem door behandeling met immunosuppressieve middelen, een genetische afwijking, een hiv-infectie of andere oorzaken kunnen een verminderde antilichaamrespons op actieve immunisatie hebben.
Gegevens over veiligheid en immunogeniciteit van Vaxneuvance bij personen met sikkelcelziekte, personen die leven met hiv of personen die een hematopoëtische stamceltransplantatie hebben gekregen zijn beschikbaar (zie rubriek 5.1). Gegevens over veiligheid en immunogeniciteit van Vaxneuvance bij personen die door een andere oorzaak een verzwakt immuunsysteem hebben zijn niet beschikbaar. Vaccinatie moet overwogen worden per persoon.
Bescherming
Zoals bij elk vaccin beschermt vaccinatie met Vaxneuvance mogelijk niet iedereen die het vaccin krijgt. Vaxneuvance beschermt alleen tegen de serotypes van Streptococcus pneumoniae die in het vaccin zitten (zie rubriek 2 en 5.1).
Hulpstof(fen) met bekend effect
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 milligram) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Polysorbaat 20
Dit geneesmiddel bevat 1 mg polysorbaat 20 per dosis van 0,5 ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Verschillende injecteerbare vaccins moeten altijd op verschillende injectieplaatsen worden toegediend.
Immunosuppressieve behandelingen kunnen de immuunrespons op vaccins verminderen.
Baby’s en kinderen van 6 weken tot 2 jaar
Vaxneuvance kan tegelijk met een van de volgende vaccin-antigenen worden toegediend. Dit kan als monovalent vaccin of als combinatievaccin: een vaccin tegen difterie, tetanus, kinkhoest, poliomyelitis (serotypes 1, 2 en 3), hepatitis A, hepatitis B, Haemophilus influenzae type b, mazelen, bof, rodehond, varicella en rotavirus.
Kinderen en adolescenten van 2 tot 18 jaar
Er zijn geen gegevens over gelijktijdige toediening van Vaxneuvance met andere vaccins.
Het effect van profylactisch gebruik van koortsdempers (ibuprofen en paracetamol) op de immuunrespons op andere pneumokokkenvaccins is onderzocht in een klinisch post-marketingonderzoek. De gegevens wijzen erop dat bij baby’s koortsdempers die tegelijk met of op dezelfde dag als de vaccinatie worden gegeven, de immuunrespons na de vaccinatiereeks kunnen verlagen. Dit was niet zo bij de boosterdosis die na 12 maanden werd toegediend. De klinische significantie van deze observatie is niet bekend.
Volwassenen
Vaxneuvance kan tegelijk met een quadrivalent vaccin tegen seizoensgriep (gesplitst virion, geïnactiveerd) worden toegediend. Er zijn geen gegevens over gelijktijdige toediening van Vaxneuvance met andere vaccins.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is weinig ervaring met het gebruik van Vaxneuvance bij zwangere vrouwen.
De resultaten van dieronderzoek duiden wat reproductietoxiciteit betreft niet op directe of indirecte schadelijke effecten (zie rubriek 5.3).
Vaccinatie met Vaxneuvance tijdens de zwangerschap mag alleen overwogen worden wanneer de mogelijke voordelen opwegen tegen mogelijke risico’s voor de moeder en de foetus.
Borstvoeding
Het is niet bekend of Vaxneuvance in de moedermelk wordt uitgescheiden. Humane gegevens zijn niet beschikbaar om de invloed van Vaxneuvance op de melkproductie, de aanwezigheid ervan in de moedermelk of de effecten op het kind dat borstvoeding krijgt, te beoordelen. De ontwikkelings- en gezondheidsvoordelen van borstvoeding moeten, samen met de klinische behoefte van de moeder en mogelijke bijwerkingen bij het kind dat borstvoeding krijgt of een onderliggende aandoening van de moeder, worden meegewogen. Voor preventieve vaccins is de onderliggende aandoening de vatbaarheid voor de ziekte die door het vaccin wordt voorkomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over de effecten van Vaxneuvance op de vruchtbaarheid bij de mens. De resultaten van dieronderzoek bij vrouwtjesratten laten geen schadelijke effecten zien (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Vaxneuvance heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Toch kunnen sommige bijwerkingen die in rubriek 4.8 ‘Bijwerkingen’ staan de rijvaardigheid en het vermogen om machines te bedienen tijdelijk beïnvloeden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Baby’s en kinderen van 6 weken tot 2 jaar
De veiligheid van Vaxneuvance bij gezonde baby’s, waaronder premature baby’s (vanaf een leeftijd van 6 weken bij de eerste vaccinatie) en kinderen (11 tot en met 15 maanden) is onderzocht in 5 klinische onderzoeken met in totaal 7229 deelnemers. Er werd een schema gebruikt met 3 of 4 doses.
In alle 5 onderzoeken is de veiligheid van Vaxneuvance beoordeeld bij gelijktijdige toediening ervan met andere standaard pediatrische vaccins.
De meest voorkomende bijwerkingen zijn pyrexie ≥ 38 °C (75 %), prikkelbaarheid (75 %), slaperigheid (55 %), injectieplaatspijn (44 %), injectieplaatserytheem (42 %), verminderde eetlust (38 %), injectieplaatsverharding (28 %) en zwelling van de injectieplaats (28 %). Het merendeel van de bijwerkingen was licht tot matig (op basis van intensiteit of grootte) en van korte duur (≤ 3 dagen). Ernstige bijwerkingen (gedefinieerd als heel erg van streek zijn of niet in staat zijn normale activiteiten uit te voeren of reactie op de injectieplaats met een grootte van > 8 cm) traden op bij ≤ 4 % van de baby’s en kinderen na elke willekeurige dosis, met uitzondering van prikkelbaarheid. Deze bijwerking trad op bij 11 % van de deelnemers.
Kinderen en adolescenten van 2 tot 18 jaar
De veiligheid van Vaxneuvance bij gezonde kinderen en adolescenten is beoordeeld in een onderzoek met 352 deelnemers van 2 tot 18 jaar. Van hen kregen 177 deelnemers één dosis Vaxneuvance. In deze leeftijdsgroep had 43 % van alle deelnemers een eerdere vaccinatie met een pneumokokkenconjugaatvaccin met een lagere valentie gekregen.
De meest voorkomende bijwerkingen zijn injectieplaatspijn (55 %), myalgie (24 %), zwelling van de injectieplaats (21 %), injectieplaatserytheem (19 %), vermoeidheid (16 %), hoofdpijn (12 %), injectieplaatsverharding (7 %) en pyrexie ≥ 38 °C (6 %). Het merendeel van de bijwerkingen was licht tot matig (op basis van intensiteit of omvang) en van korte duur (≤ 3 dagen). Ernstige bijwerkingen (gedefinieerd als heel erg van streek zijn of niet in staat zijn normale activiteiten uit te voeren of reactie op de injectieplaats met een grootte van > 8 cm) traden op bij ≤ 5 % van de kinderen en adolescenten.
Volwassenen van 18 jaar en ouder
De veiligheid van Vaxneuvance bij gezonde en immuuncompetente volwassenen werd in 6 klinische onderzoeken beoordeeld bij 7136 volwassenen van 18 jaar of ouder. Een aanvullend klinisch onderzoek beoordeelde 302 volwassenen van 18 jaar of ouder die leven met hiv. Vaxneuvance werd toegediend aan 5630 volwassenen. Hiervan waren 1241 personen 18 t/m 49 jaar, 1911 waren 50 t/m 64 jaar en 2478 waren 65 jaar of ouder. Onder de personen die Vaxneuvance toegediend kregen, waren 1134 immuuncompetente volwassenen van 18 t/m 49 jaar zonder (n=285), met 1 (n=620) of met ≥ 2 (n=229) risicofactoren voor pneumokokkenziekte. Er waren 152 volwassenen van 18 jaar of ouder die leven met hiv.
De meest voorkomende bijwerkingen zijn injectieplaatspijn (65 %), vermoeidheid (23 %), myalgie (21 %), hoofdpijn (17 %), zwelling van de injectieplaats (16 %), injectieplaatserytheem (11 %) en artralgie (8 %). Het merendeel van de bijwerkingen was licht (op basis van intensiteit of grootte) en van korte duur (≤ 3 dagen); ernstige bijwerkingen (gedefinieerd als een belemmering van normale dagelijkse bezigheden of reactie op de injectieplaats met een grootte van > 10 cm) traden op bij ≤ 2 % van de volwassenen in het hele klinische programma.
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die in verband worden gebracht met Vaxneuvance zijn hieronder in tabelvorm weergegeven. Deze gegevens zijn verkregen uit klinische onderzoeken met deelnemers van 6 weken en ouder (N = 10.996) en uit post-market surveillance.
De bijwerkingen die gemeld werden voor alle leeftijdsgroepen staan in deze rubriek vermeld naar systeem/orgaanklasse. Ze staan in afnemende volgorde van frequentie en ernst. De frequentie is als volgt gedefinieerd:
- Zeer vaak (≥ 1/10)
- Vaak (≥ 1/100, < 1/10)
- Soms (≥ 1/1000, < 1/100)
- Zelden (≥ 1/10.000, < 1/1000)
- Zeer zelden (< 1/10.000)
- Niet bekend (frequentie kan met de beschikbare gegevens niet worden bepaald). Tabel 1: Bijwerkingen
| Systeem/orgaanklasse | Bijwerkingen | Frequentie | ||
| Baby’s/kinderen/adolescenten◊ | Volwassenen¶ | |||
6 weken tot < 2 jr.‖ | 2 tot < 18 jr. § | |||
| Immuunsysteemaandoeningen | Overgevoeligheidsreactie, waaronder tongoedeem, overmatig blozen en opgezette keel | - | - | Zelden |
| Immuunsysteemaandoeningen | Overgevoeligheidsreactie, waaronder tongoedeem, overmatig blozen en keelbeklemming | - | - | Zelden |
Voedings- en stofwisselingsstoornissen | Verminderde eetlust | Zeer vaak | Vaak | - |
| Psychische stoornissen | Prikkelbaarheid | Zeer vaak | Vaak | - |
| Zenuwstelselaandoeningen | Slaperigheid | Zeer vaak | Vaak | - |
| Hoofdpijn | - | Zeer vaak | Zeer vaak | |
| Duizeligheid | - | - | Soms† | |
| Maagdarmstelselaandoeningen | Nausea | - | Vaak | Soms† |
| Braken | Vaak | Soms | Soms | |
Huid- en onderhuidaandoeningen | Urticaria | Vaak | Vaak | Zelden |
| Rash | Vaak | Niet bekend‡ | Soms | |
| Skeletspierstelsel- en bindweefselaandoeningen | Myalgie | - | Zeer vaak | Zeer vaak |
| Artralgie | - | - | Vaak* | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie⸸ | Zeer vaak | Vaak | Soms† |
| ≥ 39 °C | Zeer vaak | - | - | |
| ≥ 40 °C | Vaak | - | - | |
| Injectieplaatspijn | Zeer vaak | Zeer vaak | Zeer vaak | |
| Injectieplaatserytheem | Zeer vaak | Zeer vaak | Zeer vaak | |
| Zwelling van de injectieplaats | Zeer vaak | Zeer vaak | Zeer vaak | |
| Injectieplaatsverharding | Zeer vaak | Vaak | - | |
| Injectieplaatsurticaria | Soms | - | - | |
| Vermoeidheid | - | Zeer vaak | Zeer vaak | |
| Injectieplaatspruritus | - | - | Vaak | |
| Injectieplaatswarmte | - | - | Soms | |
| Injectieplaatskneuzing/-hematoom | Vaak | Vaak | Soms | |
| Koude rillingen | - | - | Soms† |
¶ Bij volwassenen werden lokale en systemische bijwerkingen na vaccinatie dagelijks uitgevraagd gedurende respectievelijk 5 en 14 dagen. ◊Bij baby’s, kinderen en adolescenten werden lokale en systemische bijwerkingen uitgevraagd tot 14 dagen na vaccinatie. §Er werd naar andere systemische bijwerkingen gevraagd bij deelnemers van 2 tot < 3 jaar dan bij deelnemers van ≥ 3 tot 18 jaar. Bij deelnemers van < 3 jaar (Vaxneuvance N=32, 13-valent PCV N=28), werd gevraagd naar verminderde eetlust, prikkelbaarheid, slaperigheid en urticaria vanaf dag 1 tot en met dag 14 na vaccinatie. Bij deelnemers van ≥ 3 tot 18 jaar werd gevraagd naar vermoeidheid, hoofdpijn, myalgie en urticaria vanaf dag 1 tot en met dag 14 na vaccinatie.
†vaak bij volwassenen van 18 t/m 49 jaar
‡Er waren in klinische onderzoeken geen bijwerkingen na Vaxneuvance bij gezonde kinderen en adolescenten. Er waren twee bijwerkingen in speciale populaties (sikkelcelziekte en hiv).
*zeer vaak bij volwassenen van 18 t/m 49 jaar
⸸gedefinieerd als temperatuur ≥ 38 °C
‖ gebaseerd op resultaten bij 3589 deelnemers, met uitsluiting van deelnemers die een gemengd doseringsschema kregen.
Beschrijving van geselecteerde bijwerkingen.
In klinische onderzoeken meldden oudere volwassenen (≥ 50 jaar) lagere frequenties van gevraagde lokale en systemische bijwerkingen in vergelijking met jongere volwassenen (18–49 jaar). Dit verschil werd voornamelijk waargenomen voor reacties op de injectie, waaronder injectieplaatsreacties (pijn, erytheem en zwelling) en systemische reacties zoals vermoeidheid, hoofdpijn, myalgie, artralgie en koorts.
Aanvullende informatie over andere toedieningsschema’s of vaccinatieschema’s en speciale populaties
Gemengd dosisschema met verschillende pneumokokkenconjugaatvaccins
De veiligheidsprofielen van gemengde 4-dosesschema’s van Vaxneuvance en 13-valent PCV bij gezonde baby’s en kinderen waren in het algemeen vergelijkbaar met die van complete 4-dosesschema’s met alleen Vaxneuvance of alleen 13-valent PCV (zie rubriek 5.1).
Inhaalvaccinatieschema
De veiligheid is ook beoordeeld als inhaalvaccinatieschema bij 126 gezonde baby’s en kinderen van 7 maanden tot 2 jaar die 2 of 3 doses Vaxneuvance kregen, afhankelijk van hun leeftijd ten tijde van de inschrijving. Het veiligheidsprofiel van het inhaalvaccinatieschema kwam in het algemeen overeen met het veiligheidsprofiel van het standaard vaccinatieschema dat werd gestart vanaf de leeftijd van 6 weken (zie rubriek 5.1).
Kinderen en adolescenten die leven met hiv of met sikkelcelziekte
De veiligheid werd ook beoordeeld bij 69 kinderen en adolescenten van 5 tot 18 jaar met sikkelcelziekte en bij 203 kinderen en adolescenten van 6 tot 18 jaar die leven met hiv. Zij kregen allen een enkele dosis Vaxneuvance. Het veiligheidsprofiel van Vaxneuvance bij kinderen met deze aandoeningen kwam in het algemeen overeen met het veiligheidsprofiel bij gezonde kinderen (zie rubriek 5.1).
Kinderen en volwassenen die een hematopoëtische stamceltransplantatie hebben gekregen De veiligheid werd ook beoordeeld bij 131 volwassenen en 8 kinderen ≥ 3 jaar die 3 tot 6 maanden vóór deelname een allogene hematopoëtische stamceltransplantatie (allo-HSCT) hadden gekregen. Zij kregen tussen de 1 en 4 doses Vaxneuvance. Het veiligheidsprofiel van Vaxneuvance bij ontvangers van allo-HSCT kwam in het algemeen overeen met het veiligheidsprofiel bij gezonde personen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen gegevens over overdosering beschikbaar.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: vaccins, pneumokokkenvaccins, ATC-code: J07AL02
Werkingsmechanisme
Vaxneuvance bevat 15 gezuiverde pneumokokken-kapselpolysachariden van Streptococcus pneumoniae (1, 3, 4, 5, 6A, 6B, 7F, 9V, 14, 18C, 19A, 19F, 23F, met de extra serotypes 22F en 33F). Elke polysacharide is geconjugeerd aan een dragereiwit (CRM197). Vaxneuvance wekt een T-celafhankelijke immuunrespons op om antilichamen te induceren die zorgen voor betere opsonisatie, fagocytose en vernietiging van pneumokokken om te beschermen tegen pneumokokkenziekte.
De immuunrespons na natuurlijke blootstelling aan Streptococcus pneumoniae of na pneumokokkenvaccinatie kan worden bepaald door het meten van opsonofagocytische activiteit (OPA) en immunoglobuline G-respons (IgG-respons). OPA geeft functionele antilichamen weer en wordt beschouwd als een belangrijke, alternatieve, immunologische maatstaf voor bescherming tegen pneumokokkenziekte bij volwassenen. Bij kinderen werd een serotype-specifiek IgG-antilichamenniveau van ≥ 0,35 µg/ml gebruikt als drempelwaarde voor de klinische evaluatie van pneumokokkenconjugaatvaccins. Dit werd bepaald met het WHO 'enzyme linked immunosorbent assay' (ELISA).
Klinische immunogeniciteit bij gezonde baby’s, kinderen en adolescenten
Immunogeniciteit werd 30 dagen na de primaire serie en/of na de (booster)dosis voor peuters beoordeeld aan de hand van het serotype-specifieke IgG-responspercentage (het percentage deelnemers dat een serotype-specifieke IgG-drempelwaarde van ≥ 0,35 µg/ml had) en de geometrisch gemiddelde concentraties (geometric mean concentrations, GMC’s) voor IgG. In een subset van deelnemers werden 30 dagen na de primaire serie en/of na de peuterdosis ook de geometrisch gemiddelde titers (geometric mean titres, GMT’s) voor OPA bepaald.
Baby’s en kinderen die een standaard vaccinatieschema kregen
3-dosesschema (primaire serie van 2 doses + 1 peuterdosis)
In het dubbelblinde, met een werkzame comparator gecontroleerde onderzoek (Protocol 025) werden 1184 deelnemers gerandomiseerd naar behandeling met Vaxneuvance of het 13-valente PCV in een 3-dosesschema. De eerste twee doses werden toegediend aan baby’s op een leeftijd van 2 en 4 maanden (primaire serie) en de derde dosis werd toegediend op een leeftijd van 11 tot en met 15 maanden (peuterdosis). Ook kregen de deelnemers gelijktijdig andere pediatrische vaccins, waaronder een rotavirusvaccin (levend) met de primaire serie voor baby’s en een combinatievaccin (difterie, tetanus, kinkhoest (acellulair), hepatitis B (rDNA), poliomyelitis (geïnactiveerd) en Haemophilus influenzae type b geconjugeerd vaccin (geadsorbeerd)) met alle 3 de doses in het complete schema.
Vaxneuvance wekt een immuunrespons op voor alle 15 serotypes in het vaccin. Dit werd bepaald aan de hand van IgG-responspercentages, IgG-GMC’s en OPA-GMT’s. 30 dagen na de primaire serie met twee doses waren de serotype-specifieke IgG-responspercentages en GMC’s in het algemeen vergelijkbaar voor de 13 gemeenschappelijke serotypes en hoger voor de 2 extra serotypes (22F en 33F) bij deelnemers die Vaxneuvance kregen, vergeleken met deelnemers die het 13-valente PCV kregen (tabel 2). 30 dagen na de peuterdosis is Vaxneuvance niet-inferieur aan het 13-valente PCV voor de 13 gemeenschappelijke serotypes en superieur voor de 2 extra serotypes. Dit werd bepaald aan de hand van IgG-responspercentage en IgG-GMC’s (tabel 3).
Tabel 2: Serotype-specifieke IgG-responspercentages en IgG-GMC’s 30 dagen na de primaire serie van 2 doses (3-dosesschema, Protocol 025)
Pneumokokken- serotype | IgG-responspercentages ≥ 0,35 µg/ml | IgG-GMC’s | ||||
Vaxneuvan ce (n = 497) | 13-valent PCV (n = 468-469) | Verschil in procentpunten* (Vaxneuvance –13-valent PCV) (95 %-BI)* | Vaxneuvan ce (n = 497) | 13-valent PCV (n = 468- 469) | GMC-ratio** (Vaxneuvance/ 13-valent PCV) (95 %-BI)** | |
Waargeno men responsper centage | Waargeno men responsper centage | GMC | GMC | |||
| 13 gemeenschappelijke serotypes† | ||||||
| 1 | 95,6 | 97,4 | -1,9 (-4,3; 0,5) | 1,30 | 1,60 | 0,81 (0,74; 0,89) |
| 3 | 93,2 | 66,1 | 27,1 (22,3; 31,9) | 0,87 | 0,45 | 1,91 (1,75; 2,08) |
| 4 | 93,8 | 96,8 | -3,0 (-5,9; -0,4) | 1,40 | 1,25 | 1,12 (1,01; 1,24) |
| 5 | 84,1 | 88,1 | -4,0 (-8,3; 0,4) | 0,88 | 1,03 | 0,86 (0,76; 0,97) |
Pneumokokken- serotype | IgG-responspercentages ≥ 0,35 µg/ml | IgG-GMC’s | ||||
Vaxneuvan ce (n = 497) | 13-valent PCV (n = 468-469) | Verschil in procentpunten* (Vaxneuvance –13-valent PCV) (95 %-BI)* | Vaxneuvan ce (n = 497) | 13-valent PCV (n = 468- 469) | GMC-ratio** (Vaxneuvance/ 13-valent PCV) (95 %-BI)** | |
Waargeno men responsper centage | Waargeno men responsper centage | GMC | GMC | |||
| 6A | 72,6 | 92,3 | -19,7 (-24,3; -15,1) | 0,64 | 1,39 | 0,46 (0,40; 0,53) |
| 6B | 57,7 | 50,2 | 7,5 (1,2; 13,8) | 0,43 | 0,33 | 1,31 (1,11; 1,56) |
| 7F | 97,8 | 98,9 | -1,1 (-3,0; 0,5) | 2,03 | 2,42 | 0,84 (0,76; 0,92) |
| 9V | 88,3 | 95,3 | -7,0 (-10,5; -3,6) | 1,23 | 1,39 | 0,88 (0,78; 0,99) |
| 14 | 96,8 | 97,2 | -0,4 (-2,7; 1,8) | 3,81 | 4,88 | 0,78 (0,68; 0,90) |
| 18C | 92,2 | 92,5 | -0,4 (-3,8; 3,0) | 1,16 | 1,30 | 0,89 (0,80; 0,99) |
| 19A | 96,2 | 97,2 | -1,1 (-3,4; 1,3) | 1,68 | 2,09 | 0,81 (0,72; 0,90) |
| 19F | 98,8 | 99,4 | -0,6 (-2,0; 0,8) | 2,63 | 3,35 | 0,79 (0,71; 0,87) |
| 23F | 77,9 | 70,1 | 7,8 (2,3; 13,3) | 0,75 | 0,58 | 1,30 (1,14; 1,50) |
| 2 extra serotypes in Vaxneuvance‡ | ||||||
| 22F | 95,6 | 5,3 | 90,2 (87,1; 92,6) | 2,74 | 0,05 | 57,67 (50,95; 65,28) |
| 33F | 48,1 | 3,0 | 45,1 (40,4; 49,7) | 0,30 | 0,05 | 6,11 (5,32; 7,02) |
* Geschat verschil en BI voor het verschil in procentpunten zijn gebaseerd op de Miettinen & Nurminen-methode. ** De GMC-ratio en het BI zijn berekend met behulp van de t-distributie met de variantieschatting afkomstig van een serotype-specifiek lineair model dat gebruikmaakt van de natuurlijke log-getransformeerde antilichaamconcentraties als respons en een enkele termijn voor de vaccinatiegroep.
† De conclusie van non-inferioriteit voor de 13 gemeenschappelijke serotypes is gebaseerd op de ondergrens van het 95 %-BI, namelijk > -10 procentpunten voor het verschil in IgG-responspercentages (Vaxneuvance – 13-valent PCV), of > 0,5 voor de IgG-GMC-ratio (Vaxneuvance/13-valent PCV).
‡ De conclusie van superioriteit voor de 2 extra serotypes is gebaseerd op de ondergrens van het 95 %-BI, namelijk > -10 procentpunten voor het verschil in IgG-responspercentages (Vaxneuvance – 13-valent PCV), of > 2,0 voor de IgG-GMC-ratio (Vaxneuvance/13-valent PCV).
n = aantal gerandomiseerde deelnemers die gevaccineerd zijn en bijdragen aan de analyse.
BI = betrouwbaarheidsinterval; GMC = geometrisch gemiddelde concentratie (µg/ml); IgG = immunoglobuline G.
Tabel 3: Serotype-specifieke IgG-responspercentages en IgG-GMC’s 30 dagen na de peuterdosis (3-dosesschema, Protocol 025)
| Pneumokokk en-serotype | IgG-responspercentages ≥ 0,35 µg/ml | IgG-GMC’s | ||||
| Vaxneuvance (n = 510-511) | 13-valent PCV (n = 504-510) | Verschil in procentpunten* (Vaxneuvance –13-valent PCV) (95 %-BI)* | Vaxneuvance (n = 510-511) | 13-valent PCV (n = 504-510) | GMC-ratio** (Vaxneuvance/ 13-valent PCV) (95 %-BI)** | |
Waargenomen responspercent age | Waargeno men responsper centage | GMC | GMC | |||
| 13 gemeenschappelijke serotypes† | ||||||
| 1 | 96,5 | 99,4 | -2,9 (-5,0; -1,3) | 1,28 | 2,05 | 0,62 (0,57; 0,68) |
| 3 | 91,8 | 83,7 | 8,1 (4,1; 12,1) | 0,84 | 0,66 | 1,29 (1,18; 1,41) |
| 4 | 95,7 | 97,8 | -2,1 (-4,5; 0,0) | 1,29 | 1,74 | 0,74 (0,67; 0,82) |
| 5 | 99,0 | 100,0 | -1,0 (-2,3; -0,2) | 1,98 | 3,01 | 0,66 (0,60; 0,72) |
| 6A | 98,4 | 98,8 | -0,4 (-2,0; 1,2) | 3,09 | 4,53 | 0,68 (0,61; 0,76) |
| 6B | 97,3 | 99,0 | -1,8 (-3,7; -0,1) | 4,15 | 4,33 | 0,96 (0,85; 1,08) |
| 7F | 99,8 | 99,8 | 0,0 (-0,9; 0,9) | 3,08 | 3,89 | 0,79 (0,73; 0,86) |
| 9V | 98,8 | 100,0 | -1,2 (-2,5; -0,4) | 2,14 | 2,97 | 0,72 (0,66; 0,78) |
| 14 | 99,8 | 100,0 | -0,2 (-1,1; 0,6) | 5,22 | 6,90 | 0,76 (0,68; 0,84) |
| 18C | 98,8 | 99,2 | -0,4 (-1,8; 1,0) | 1,93 | 2,18 | 0,89 (0,81; 0,97) |
| 19A | 99,0 | 100,0 | -1,0 (-2,3; -0,2) | 4,65 | 5,61 | 0,83 (0,75; 0,92) |
| Pneumokokk en-serotype | IgG-responspercentages ≥ 0,35 µg/ml | IgG-GMC’s | ||||
| Vaxneuvance (n = 510-511) | 13-valent PCV (n = 504-510) | Verschil in procentpunten* (Vaxneuvance –13-valent PCV) (95 %-BI)* | Vaxneuvance (n = 510-511) | 13-valent PCV (n = 504-510) | GMC-ratio** (Vaxneuvance/ 13-valent PCV) (95 %-BI)** | |
Waargenomen responspercent age | Waargeno men responsper centage | GMC | GMC | |||
| 19F | 99,6 | 100,0 | -0,4 (-1,4; 0,4) | 4,06 | 4,59 | 0,89 (0,81; 0,97) |
| 23F | 96,9 | 97,2 | -0,4 (-2,6; 1,8) | 1,52 | 1,69 | 0,90 (0,81; 1,00) |
| 2 extra serotypes in Vaxneuvance‡ | ||||||
| 22F | 99,6 | 5,9 | 93,7 (91,2; 95,5) | 5,97 | 0,08 | 71,76 (64,88; 79,38) |
| 33F | 99,0 | 4,4 | 94,7 (92,3; 96,3) | 3,38 | 0,07 | 46,38 (41,85; 51,40) |
* Geschat verschil en BI voor het verschil in procentpunten zijn gebaseerd op de Miettinen & Nurminen-methode. ** De GMC-ratio en het BI zijn berekend met behulp van de t-distributie met de variantieschatting afkomstig van een serotype-specifiek lineair model dat gebruikmaakt van de natuurlijke log-getransformeerde antilichaamconcentraties als respons en een enkele termijn voor de vaccinatiegroep.
† De conclusie van non-inferioriteit voor de 13 gemeenschappelijke serotypes is gebaseerd op de ondergrens van het 95 %-BI, namelijk > -10 procentpunten voor het verschil in IgG-responspercentages (Vaxneuvance – 13-valent PCV), of > 0,5 voor de IgG-GMC-ratio (Vaxneuvance/13-valent PCV).
‡ De conclusie van superioriteit voor de 2 extra serotypes is gebaseerd op de ondergrens van het 95 %-BI, namelijk > -10 procentpunten voor het verschil in IgG-responspercentages (Vaxneuvance – 13-valent PCV), of > 2,0 voor de IgG-GMC-ratio (Vaxneuvance/13-valent PCV).
n = aantal gerandomiseerde deelnemers die gevaccineerd zijn en bijdragen aan de analyse.
BI = betrouwbaarheidsinterval; GMC = geometrisch gemiddelde concentratie (µg/ml); IgG = immunoglobuline G.
Daarnaast wekt Vaxneuvance ook functionele antilichamen op. Dit werd 30 dagen na de peuterdosis bepaald aan de hand van serotype-specifieke OPA-GMT’s. Deze functionele antilichamen zijn in het algemeen vergelijkbaar maar iets lager voor de 13 serotypes die Vaxneuvance gemeenschappelijk heeft met het 13-valente PCV. De klinische betekenis van deze iets lagere respons is onbekend. De OPA-GMT’s voor zowel 22F als 33F waren hoger bij de deelnemers die Vaxneuvance kregen vergeleken met de deelnemers die het 13-valente PCV kregen.
In een ander dubbelblind, met een werkzame comparator gecontroleerd onderzoek (Protocol 026) werden 1191 deelnemers gerandomiseerd naar Vaxneuvance of het 13-valente PCV. Zij kregen een schema van 3 doses, die tegelijk met andere pediatrische vaccins werden toegediend. Vaxelis werd met alle drie de doses toegediend en M-M-RvaxPro en Varivax met de peuterdosis. De primaire serie werd toegediend aan baby’s op een leeftijd van 3 en 5 maanden, gevolgd door de peuterdosis bij 12 maanden.
Vaxneuvance wekt een immuunrespons op. Dit werd bepaald aan de hand van IgG-responspercentages, IgG-GMC’s en OPA-GMT’s, voor alle 15 serotypes in het vaccin. Vaxneuvance is 30 dagen na de peuterdosis niet-inferieur aan het 13-valente PCV voor de 13 gedeelde serotypes en superieur voor de 2 extra serotypes, 22F en 33F. Dit werd bepaald aan de hand van IgG-responspercentages. Ook is Vaxneuvance niet-inferieur aan het 13-valente PCV voor de 13 gedeelde serotypes en superieur aan het 13-valente PCV voor de 2 extra serotypes. Dit werd bepaald aan de hand van IgG GMC’s. Na de peuterdosis wekt Vaxneuvance voor alle 15 serotypes functionele antilichamen op (OPA-GMT’s). Deze zijn over het algemeen vergelijkbaar met het 13-valente PCV.
4-dosesschema (primaire serie van 3 doses + 1 peuterdosis)
Een 4-dosesschema werd onderzocht bij gezonde baby’s in één fase 2- en drie fase 3-onderzoeken. De primaire serie werd toegediend aan baby’s op een leeftijd van 2, 4 en 6 maanden en de peuterdosis werd toegediend aan kinderen op een leeftijd van 12 tot en met 15 maanden.
In een dubbelblind, met een werkzame comparator gecontroleerd onderzoek (Protocol 029) werden 1720 deelnemers gerandomiseerd naar behandeling met Vaxneuvance of het 13-valente PCV. Ook kregen deelnemers gelijktijdig andere pediatrische vaccins, waaronder HBVaxPro (hepatitis B-vaccin [recombinant]), RotaTeq (rotavirusvaccin, levend, oraal, pentavalent) en een combinatievaccin (difterie, tetanustoxoïden, acellulaire kinkhoest geadsorbeerd, poliomyelitis (geïnactiveerd), Haemophilus b-conjugaat (tetanustoxoïdconjugaat)-vaccin) in de serie voor baby’s. Een Haemophilus b-conjugaatvaccin (tetanustoxoïdconjugaat), M-M-RvaxPro (levend vaccin tegen mazelen-, bof- en rodehondvirus), Varivax (levend vaccin tegen varicellavirus) en Vaqta (hepatitis A-vaccin, geïnactiveerd) werden gelijktijdig met de Vaxneuvance-peuterdosis toegediend.
Vaxneuvance wekt een immuunrespons op. Dit werd bepaald aan de hand van IgG-responspercentages, IgG-GMC’s en OPA-GMT’s, voor alle 15 serotypes in het vaccin. 30 dagen na de primaire serie is Vaxneuvance niet-inferieur aan het 13-valente PCV voor de
13 gemeenschappelijke serotypes, zoals bepaald aan de hand van IgG-responspercentages (tabel 4). Vaxneuvance is niet-inferieur voor de 2 extra serotypes. Dit werd bepaald aan de hand van de IgG-responspercentages voor serotypes 22F en 33F bij deelnemers die Vaxneuvance kregen vergeleken met het responspercentage voor serotype 23F bij deelnemers die het 13-valente PCV kregen (het laagste responspercentage voor alle gemeenschappelijke serotypes, exclusief serotype 3), met procentpuntverschillen van respectievelijk 6,7 % (95 %-BI: 4,6; 9,2) en -4,5 % (95 %-BI: -7,8; -1,3).
30 dagen na de primaire serie zijn de serotype-specifieke IgG-GMC’s niet-inferieur aan het 13-valente PCV voor 12 van de 13 gemeenschappelijke serotypes. De IgG-respons op serotype 6A miste net de vooraf gespecificeerde non-inferioriteitscriteria met een kleine marge (0,48 versus > 0,5) (tabel 4). Vaxneuvance is niet-inferieur aan het 13-valente PCV voor de 2 extra serotypes. Dit werd bepaald aan de hand van de serotype-specifieke IgG-GMC’s voor serotypes 22F en 33F bij deelnemers die Vaxneuvance kregen vergeleken met de IgG-GMC voor serotype 4 bij deelnemers die het 13-valente PCV kregen. De GMC-ratio’s waren respectievelijk 3,64 en 1,24. De IgG-GMC voor serotype 4 was de laagste IgG-GMC voor alle gemeenschappelijke serotypes, exclusief serotype 3.
Daarnaast wekt Vaxneuvance een immuunrespons op voor het gemeenschappelijke serotype 3 en de 2 extra serotypes. Deze immuunrespons was aanzienlijk hoger vergeleken met de immuunrespons die het 13-valente PCV opwekte. Dit werd 30 dagen na de primaire serie bepaald aan de hand van IgG-responspercentages en IgG-GMC’s (tabel 4).
Tabel 4: Serotype-specifieke IgG-responspercentages en IgG-GMC’s 30 dagen na de primaire serie van 3 doses (4-dosesschema, Protocol 029)
| Pneumokokke n-serotype | IgG-responspercentages ≥ 0,35 µg/ml | IgG-GMC’s | ||||
| Vaxneuvance (n = 698-702) | 13-valent PCV (n = 660-665) | Verschil in procentpunten* (Vaxneuvance – 13 -valent PCV) (95 %-BI)* | Vaxneuvance (n = 698-702) | 13-valent PCV (n = 660-665) | GMC-ratio** (Vaxneuvance/ 13-valent PCV) (95 %-BI)** | |
Waargenomen responspercen tage | Waargenomen responspercent age | GMC | GMC | |||
| 13 gemeenschappelijke serotypes† | ||||||
| 1 | 95,7 | 99,1 | -3,4 (-5,2; -1,8) | 1,21 | 1,89 | 0,64 (0,59; 0,69) |
| 3 | 94,7 | 79,2 | 15,6 (12,1; 19,2) | 1,08 | 0,62 | 1,73 (1,61; 1,87) |
| 4 | 96,4 | 98,6 | -2,2 (-4,0; -0,6) | 1,29 | 1,35 | 0,95 (0,88; 1,03) |
| 5 | 95,3 | 97,4 | -2,1 (-4,2; -0,2) | 1,63 | 2,25 | 0,72 (0,66; 0,80) |
| 6A | 93,7 | 98,6 | -4,9 (-7,1; -3,0) | 1,55 | 2,95 | 0,52 (0,48; 0,58) |
| 6B | 88,6 | 92,0 | -3,4 (-6,6; -0,3) | 1,60 | 1,97 | 0,81 (0,71; 0,93) |
| 7F | 99,0 | 99,8 | -0,8 (-1,9; -0,1) | 2,48 | 3,23 | 0,77 (0,71; 0,83) |
| 9V | 97,1 | 98,2 | -1,0 (-2,8; 0,6) | 1,73 | 1,89 | 0,91 (0,84; 1,00) |
| 14 | 97,9 | 97,9 | -0,0 (-1,6; 1,6) | 4,78 | 6,80 | 0,70 (0,63; 0,78) |
| 18C | 97,4 | 98,3 | -0,9 (-2,6; 0,7) | 1,53 | 2,00 | 0,76 (0,70; 0,83) |
| 19A | 97,9 | 99,7 | -1,8 (-3,2; -0,8) | 1,63 | 2,29 | 0,71 (0,65; 0,77) |
| 19F | 99,0 | 100,0 | -1,0 (-2,1; -0,4) | 2,01 | 2,72 | 0,74 (0,69; 0,79) |
| 23F | 91,5 | 91,8 | -0,3 (-3,2; 2,7) | 1,31 | 1,47 | 0,89 (0,80; 0,99) |
| 2 extra serotypes in Vaxneuvance | ||||||
| 22F | 98,6 | 3,5 | 95,1 (93,1; 96,5) | 4,91 | 0,05 | 92,03 (83,47; 101,47) |
| 33F | 87,3 | 2,1 | 85,2 (82,3; 87,7) | 1,67 | 0,06 | 29,50 (26,16; 33,26) |
* Geschat verschil en BI voor het verschil in procentpunten zijn gebaseerd op de Miettinen & Nurminen-methode. ** De GMC-ratio en het BI zijn berekend met behulp van de t-distributie met de variantieschatting afkomstig van een serotype-specifiek lineair model dat gebruikmaakt van de natuurlijke log-getransformeerde antilichaamconcentraties als respons en een enkele termijn voor de vaccinatiegroep.
† De conclusie van non-inferioriteit voor de 13 gemeenschappelijke serotypes is gebaseerd op de ondergrens van het 95 %-BI, namelijk > -10 procentpunten voor het verschil in IgG-responspercentages (Vaxneuvance – 13-valent PCV), of > 0,5 voor de IgG-GMC-ratio (Vaxneuvance/13-valent PCV).
n = aantal gerandomiseerde deelnemers die gevaccineerd zijn en bijdragen aan de analyse.
BI = betrouwbaarheidsinterval; GMC = geometrisch gemiddelde concentratie (µg/ml); IgG = immunoglobuline G.
30 dagen na de peuterdosis zijn de serotype-specifieke IgG-GMC’s voor Vaxneuvance niet-inferieur aan het 13-valente PCV voor alle 13 gemeenschappelijke serotypes en voor de 2 extra serotypes. Non-inferioriteit van de 2 extra serotypes werd bepaald aan de hand van de IgG-GMC’s voor serotypes 22F en 33F bij deelnemers die Vaxneuvance kregen vergeleken met de IgG-GMC voor serotype 4 bij deelnemers die het 13-valente PCV kregen. De GMC-ratio’s waren respectievelijk 4,69 en 2,59 (tabel 5). De IgG-GMC voor serotype 4 was de laagste IgG-GMC voor alle gemeenschappelijke serotypes, exclusief serotype 3.
Vaxneuvance wekt een immuunrespons op voor het gemeenschappelijke serotype 3 en de 2 extra serotypes. Deze immuunrespons was aanzienlijk hoger vergeleken met de immuunrespons die het 13-valente PCV opwekte. Dit werd 30 dagen na de peuterdosis bepaald aan de hand van de IgG-responspercentages en IgG-GMC’s (tabel 5).
Tabel 5: Serotype-specifieke IgG-responspercentages en IgG-GMC’s 30 dagen na de peuterdosis (4-dosesschema, Protocol 029)
Pneumokokken -serotype | IgG-responspercentages ≥ 0,35 µg/ml | IgG-GMC’s | ||||
| Vaxneuvance (n=712-716) | 13-valent PCV (n=677-686) | Verschil in procentpunten* (Vaxneuvance –13-valent PCV) (95 %-BI)* | Vaxneuvance (n=712-716) | 13-valent PCV (n=677- 686) | GMC-ratio** (Vaxneuvance/ 13-valent PCV) (95 %-BI)** | |
Waargenomen responspercen tage | Waargeno men responsper centage | GMC | GMC | |||
| 13 gemeenschappelijke serotypes† | ||||||
| 1 | 96,6 | 99,4 | -2,8 (-4,4; -1,4) | 1,35 | 2,03 | 0,66 (0,62; 0,72) |
| 3 | 94,0 | 86,9 | 7,1 (4,0; 10,2) | 0,96 | 0,71 | 1,35 (1,25; 1,46) |
| 4 | 95,1 | 97,5 | -2,4 (-4,5; -0,4) | 1,23 | 1,60 | 0,77 (0,71; 0,84) |
| 5 | 99,2 | 99,9 | -0,7 (-1,7; 0,1) | 2,49 | 3,95 | 0,63 (0,58; 0,69) |
| 6A | 98,7 | 99,3 | -0,5 (-1,7; 0,6) | 3,70 | 6,21 | 0,60 (0,54; 0,65) |
| 6B | 98,7 | 99,3 | -0,5 (-1,7; 0,6) | 4,76 | 6,43 | 0,74 (0,67; 0,81) |
| 7F | 99,6 | 99,9 | -0,3 (-1,1; 0,4) | 3,42 | 4,85 | 0,70 (0,65; 0,77) |
| 9V | 99,4 | 99,7 | -0,3 (-1,2; 0,6) | 2,40 | 3,29 | 0,73 (0,67; 0,80) |
| 14 | 99,3 | 99,6 | -0,3 (-1,2; 0,7) | 5,61 | 6,95 | 0,81 (0,73; 0,89) |
| 18C | 99,7 | 99,6 | 0,2 (-0,6; 1,0) | 2,62 | 3,08 | 0,85 (0,78; 0,93) |
| 19A | 99,9 | 99,9 | 0,0 (-0,7; 0,7) | 4,10 | 5,53 | 0,74 (0,68; 0,80) |
| 19F | 99,7 | 99,7 | 0,0 (-0,8; 0,8) | 3,55 | 4,47 | 0,79 (0,74; 0,86) |
| 23F | 98,6 | 99,0 | -0,4 (-1,7; 0,9) | 2,04 | 3,32 | 0,61 (0,56; 0,68) |
| 2 extra serotypes in Vaxneuvance | ||||||
| 22F | 99,6 | 7,2 | 92,4 (90,1; 94,2) | 7,52 | 0,11 | 68,80 (63,10; 75,02) |
| 33F | 98,9 | 6,2 | 92,7 (90,4; 94,4) | 4,15 | 0,09 | 44,91 (41,04; 49,14) |
* Geschat verschil en BI voor het verschil in procentpunten zijn gebaseerd op de Miettinen & Nurminen-methode. ** De GMC-ratio en het BI zijn berekend met behulp van de t-distributie met de variantieschatting afkomstig van een serotype-specifiek lineair model dat gebruikmaakt van de natuurlijke log-getransformeerde antilichaamconcentraties als respons en een enkele termijn voor de vaccinatiegroep.
† De conclusie van non-inferioriteit voor de 13 gemeenschappelijke serotypes is gebaseerd op de ondergrens van het 95 %-BI, namelijk > 0,5 voor de IgG-GMC-ratio (Vaxneuvance/13-valent PCV).
n = aantal gerandomiseerde deelnemers die gevaccineerd zijn en bijdragen aan de analyse.
BI = betrouwbaarheidsinterval; GMC = geometrisch gemiddelde concentratie (µg/ml); IgG = immunoglobuline G.
Vaxneuvance wekt functionele antilichamen op. Dit werd bepaald aan de hand van serotype-specifieke OPA-GMT’s op 30 dagen na de primaire serie en na de peuterdosis. Deze functionele antilichamen zijn in het algemeen vergelijkbaar maar iets lager voor de 13 serotypes die Vaxneuvance gemeenschappelijk heeft met het 13-valente PCV. De klinische betekenis van deze iets lagere respons is onbekend. OPA-GMT’s voor 22F en 33F waren hoger bij de deelnemers die Vaxneuvance kregen vergeleken met de deelnemers die het 13-valente PCV kregen.
Baby’s en kinderen die een gemengd dosisschema met verschillende pneumokokkenconjugaatvaccins kregen
In een dubbelblind, met een werkzame comparator gecontroleerd, beschrijvend onderzoek (Protocol 027) werden 900 deelnemers in een verhouding van 1:1:1:1:1 gerandomiseerd naar één van de vijf vaccinatiegroepen voor behandeling volgens een toedieningsschema met een of meerdere pneumokokkenconjugaatvaccins. In twee vaccinatiegroepen kregen de deelnemers een 4-dosesschema met Vaxneuvance of het 13-valente PCV. In de drie andere vaccinatiegroepen werd de vaccinatieserie gestart met het 13-valente PCV en gewijzigd in Vaxneuvance bij dosis 2, dosis 3 of dosis 4. De deelnemers kregen ook tegelijk andere pediatrische vaccins, waaronder HBVaxPro (hepatitis B-vaccin [recombinant]) en RotaTeq (rotavirusvaccin, levend, oraal, pentavalent). 30 dagen na de peuterdosis waren de serotype-specifieke IgG-GMC’s bij de deelnemers die Vaxneuvance en het 13-valente PCV hadden gekregen en bij de deelnemers die een compleet toedieningsschema met het 13-valente PCV hadden gekregen, in het algemeen vergelijkbaar voor de 13 gemeenschappelijke serotypes. Dit werd bepaald aan de hand van IgG-GMC-ratio’s.
Er werden alleen meer antilichamen voor serotype 22F en 33F waargenomen wanneer minstens één dosis Vaxneuvance werd gegeven tijdens de primaire serie voor baby’s en op de peuterleeftijd.
Immunogeniciteit bij premature baby’s
Immuunresponsen (serotype specifieke IgG en OPA) bij premature baby’s werden onderzocht in 4 dubbelblinde, met een werkzame comparator gecontroleerde onderzoeken (Protocol 025, Protocol 027, Protocol 029 en Protocol 031). Deze baby’s kregen 4 doses
pneumokokkenconjugaatvaccin. De immuunresponsen kwamen in het algemeen overeen met de immuunresponsen die werden waargenomen in de totale populatie van gezonde baby’s in deze onderzoeken (inclusief premature en voldragen baby’s).
Baby’s, kinderen en adolescenten die een inhaalvaccinatieschema hebben gekregen In een dubbelblind, met een werkzame comparator gecontroleerd, beschrijvend onderzoek (Protocol 024) werden 606 kinderen gerandomiseerd naar 1 tot 3 doses Vaxneuvance of het 13-valente PCV volgens een voor hun leeftijd geschikt schema. Deze kinderen hadden niet eerder een pneumokokkenvaccin gekregen of waren niet volledig gevaccineerd of hadden een toedieningsschema met pneumokokkenconjugaatvaccins met een lagere valentie afgemaakt. De groep bestond uit drie verschillende leeftijdsgroepen (7 t/m 11 maanden, 12 t/m 23 maanden en 24 maanden tot 18 jaar). De inhaalvaccinatie met Vaxneuvance wekte bij kinderen van 7 maanden tot 18 jaar immuunresponsen op die vergelijkbaar zijn met het 13-valente PCV voor de gemeenschappelijke serotypes en hoger dan het 13-valente PCV voor de extra serotypes 22F en 33F. Binnen elke leeftijdsgroep waren de serotype-specifieke IgG-GMC’s op 30 dagen na de laatste dosis van het vaccin in het algemeen vergelijkbaar bij de vaccinatiegroepen voor de 13 gemeenschappelijke serotypes en hoger bij Vaxneuvance voor de 2 extra serotypes.
Immuunrespons na subcutane toediening bij baby’s en kinderen
In een dubbelblind, met een werkzame comparator gecontroleerd, beschrijvend onderzoek (Protocol 033) werden 694 gezonde Japanse baby’s van 2 tot 6 maanden gerandomiseerd naar Vaxneuvance of het 13-valente PCV. Zij kregen 4 doses subcutaan toegediend. De baby’s kregen hun eerste dosis op een leeftijd van 2 tot 6 maanden. De tweede en derde dosis kregen ze steeds ≥ 27 dagen na de vorige dosis. De vierde dosis kregen ze op een leeftijd van 12 tot 15 maanden. Vaxneuvance wekte serotype-specifieke immuunresponsen op (IgG en OPA) bij gezonde baby’s en peuters. Deze waren over het algemeen vergelijkbaar met de immuunrespons op het 13-valente PCV voor de gedeelde serotypes en hoger bij Vaxneuvance voor de 2 extra serotypes.
Klinische immunogeniciteit bij immuuncompetente volwassenen van 18 jaar of ouder
In vijf klinische onderzoeken (Protocol 007, Protocol 016, Protocol 017, Protocol 019 en Protocol 021) die in Noord- en Zuid-Amerika, Europa en Azië/Oceanië werden uitgevoerd, werd de immunogeniciteit van Vaxneuvance onderzocht bij gezonde en immuuncompetente volwassenen in verschillende leeftijdsgroepen, onder wie personen met of zonder eerdere pneumokokkenvaccinatie. Aan elk klinisch onderzoek deden volwassenen mee met stabiele onderliggende aandoeningen (zoals diabetes mellitus, nieraandoeningen, chronische hartziekte, chronische leverziekte, chronische longziekte inclusief astma) en/of gedragsgerelateerde risicofactoren (zoals huidig tabaksgebruik, verhoogd alcoholgebruik) waarvan bekend is dat ze het risico op pneumokokkenziekte verhogen.
In elk onderzoek werd 30 dagen na vaccinatie de immunogeniciteit bepaald aan de hand van serotype-specifieke OPA en IgG-respons. Eindpunten van het onderzoek waren, onder andere, de geometrisch gemiddelde titers (geometric mean titres, GMT’s) voor OPA en de geometrisch gemiddelde concentraties (geometric mean concentrations, GMC’s) voor IgG. Het belangrijkste onderzoek (Protocol 019) had als doel om non-inferioriteit aan te tonen van de OPA-GMT’s voor 12 van de 13 serotypes die Vaxneuvance en het 13-valente pneumokokkenpolysacharide-conjugaatvaccin gemeenschappelijk hebben, om non-inferioriteit en superioriteit aan te tonen voor het gemeenschappelijk serotype 3, en om superioriteit aan te tonen van de serotypes 22F en 33F die Vaxneuvance extra bevat. De beoordeling van superioriteit van Vaxneuvance ten opzichte van het 13-valent pneumokokkenpolysacharide-conjugaatvaccin werd gebaseerd op vergelijkingen van OPA-GMT’s tussen de groepen en op de percentages deelnemers met een ≥ 4-voudige toename in serotype-specifieke OPA-titers vanaf prevaccinatie tot 30 dagen na vaccinatie.
Volwassenen die niet eerder een pneumokokkenvaccin hebben gekregen
In het belangrijkste, dubbelblinde, met een werkzame comparator gecontroleerde onderzoek (Protocol 019) werden 1205 immuuncompetente proefpersonen van 50 jaar of ouder die niet eerder een pneumokokkenvaccin hadden gekregen gerandomiseerd naar behandeling met Vaxneuvance of het 13-valente pneumokokkenpolysacharide-conjugaatvaccin. De mediane leeftijd van de deelnemers was 66 jaar (bereik: 50 t/m 92 jaar). Hiervan was ongeveer 69 % ouder dan 65 jaar en ongeveer 12 % ouder dan 75 jaar. 57,3 % was vrouw en 87 % had een geschiedenis van minstens één onderliggende aandoening.
Het onderzoek toonde aan dat Vaxneuvance niet-inferieur is aan het 13-valente pneumokokkenpolysacharide-conjugaatvaccin voor de 13 gemeenschappelijke serotypes, en superieur is voor de 2 extra serotypes en voor het gemeenschappelijk serotype 3. Tabel 6 geeft een overzicht van de OPA-GMT’s 30 dagen na vaccinatie. De IgG-GMC’s kwamen in het algemeen overeen met de resultaten die voor de OPA-GMT’s werden waargenomen.
Tabel 6: Serotype-specifieke OPA-GMT’s 30 dagen na vaccinatie bij volwassenen van ≥ 50 jaar die niet eerder een pneumokokkenvaccin hebben gekregen (Protocol 019)
| Pneumokokken-serotype | Vaxneuvance (N = 602) | 13-valent PCV (N = 600) | GMT-ratio* (Vaxneuvance/13-valent PCV) (95 %-BI)* | ||
| n | GMT* | n | GMT* | ||
| 13 gemeenschappelijke serotypes† | |||||
| 1 | 598 | 256,3 | 598 | 322,6 | 0,79 (0,66; 0,96) |
| 3‡ | 598 | 216,2 | 598 | 135,1 | 1,60 (1,38; 1,85) |
| 4 | 598 | 1125,6 | 598 | 1661,6 | 0,68 (0,57; 0,80) |
| 5 | 598 | 447,3 | 598 | 563,5 | 0,79 (0,64; 0,98) |
| 6A | 596 | 5407,2 | 598 | 5424,5 | 1,00 (0,84; 1,19) |
| 6B | 598 | 4011,7 | 598 | 3258,2 | 1,23 (1,02; 1,48) |
| 7F | 597 | 4617,3 | 598 | 5880,6 | 0,79 (0,68; 0,90) |
| 9V | 598 | 1817,3 | 597 | 2232,9 | 0,81 (0,70; 0,94) |
| 14 | 598 | 1999,3 | 598 | 2656,7 | 0,75 (0,64; 0,89) |
| 18C | 598 | 2757,7 | 598 | 2583,7 | 1,07 (0,91; 1,26) |
| 19A | 598 | 3194,3 | 598 | 3979,8 | 0,80 (0,70; 0,93) |
| 19F | 598 | 1695,1 | 598 | 1917,8 | 0,88 (0,76; 1,02) |
| 23F | 598 | 2045,4 | 598 | 1740,4 | 1,18 (0,96; 1,44) |
| 2 voor Vaxneuvance extra serotypes§ | |||||
| 22F | 594 | 2375,2 | 586 | 74,6 | 31,83 (25,35; 39,97) |
| 33F | 598 | 7994,7 | 597 | 1124,9 | 7,11 (6,07; 8,32) |
*GMT’s, GMT-ratio en 95 %-BI zijn geschat op basis van een cLDA-model.
†De conclusie van niet-inferioriteit voor de 13 gemeenschappelijke serotypes is gebaseerd op de ondergrens van de 95 %-BI voor de geschatte GMT-ratio (Vaxneuvance/13-valent PCV) van > 0,5.
‡De conclusie van superioriteit voor serotype 3 is gebaseerd op de ondergrens van de 95 %-BI voor de geschatte GMT-ratio (Vaxneuvance/13-valent PCV) van > 1,2.
§De conclusie van superioriteit voor de 2 extra serotypes is gebaseerd op de ondergrens van de 95 %-BI voor de geschatte GMT-ratio (Vaxneuvance/13-valent PCV) van > 2,0.
N = Aantal gerandomiseerde en gevaccineerde deelnemers; n = Aantal deelnemers die bijdragen aan de analyse. BI = betrouwbaarheidsinterval; cLDA=beperkte longitudinale gegevensanalyse (constrained longitudinal data analysis); GMT = geometrisch gemiddelde titer (1/dil); OPA = opsonofagocytische activiteit; PCV = pneumokokkenconjugaatvaccin.
In een dubbelblind, beschrijvend onderzoek (Protocol 017) werden 1515 immuuncompetente proefpersonen van 18 t/m 49 jaar, met of zonder risicofactoren voor pneumokokkenziekte, in een verhouding van 3:1 gerandomiseerd naar behandeling met Vaxneuvance of het 13-valente pneumokokkenpolysacharide-conjugaatvaccin, 6 maanden later gevolgd door PPV23. Risicofactoren voor pneumokokkenziekte waren diabetes mellitus, chronische hartziekte inclusief hartfalen, chronische leverziekte met gecompenseerde cirrose, chronische longziekte inclusief persisterende astma en chronic obstructive pulmonary disease (COPD), huidig tabaksgebruik, en verhoogd alcoholgebruik. Van alle proefpersonen die Vaxneuvance kregen hadden er 285 (25,2 %) geen risicofactor, 620 (54,7 %) hadden 1 risicofactor en 228 (20,1 %) hadden 2 of meer risicofactoren.
Vaxneuvance wekte een immuunrespons op tegen alle 15 serotypes in het vaccin. Dit werd bepaald aan de hand van OPA-GMT’s (Tabel 7) en IgG-GMC’s. OPA-GMT’s en IgG-GMC’s waren voor de 13 gemeenschappelijke serotypes in het algemeen vergelijkbaar bij de twee vaccinatiegroepen en hoger voor de 2 extra serotypes bij de Vaxneuvance-groep. Na vaccinatie met PPV23 waren OPA-GMT’s en IgG-GMC’s voor alle 15 serotypes in het algemeen vergelijkbaar bij de twee vaccinatiegroepen.
In een subgroep-analyse gebaseerd op het aantal gerapporteerde risicofactoren wekte Vaxneuvance een immuunrespons op tegen alle 15 serotypes in het vaccin. Dit werd bepaald aan de hand van OPA-GMT’s en IgG-GMC’s 30 dagen na vaccinatie bij volwassenen zonder, met 1, of met 2 of meer risicofactoren. De resultaten van elke subgroep kwamen in het algemeen overeen met de resultaten die in de totale onderzoekspopulatie werden waargenomen. De opeenvolgende toediening van Vaxneuvance en 6 maanden later PPV23 was ook immunogeen voor alle 15 serotypes in dit vaccin.
Tabel 7: Serotype-specifieke OPA-GMT’s 30 dagen na vaccinatie bij volwassenen van 18 t/m 49 jaar die niet eerder een pneumokokkenvaccin hadden gekregen met of zonder risicofactoren voor pneumokokkenziekte (Protocol 017)
Pneumokokken- serotype | Vaxneuvance (N = 1133) | 13-valent PCV (N = 379) | ||||
| n | Waargenomen GMT | 95 %-BI* | n | Waargenomen GMT | 95 %-BI* | |
| 13 gemeenschappelijke serotypes | ||||||
| 1 | 1019 | 268,6 | (243,7; 296,0) | 341 | 267,2 | (220,4; 323,9) |
| 3 | 1004 | 199,3 | (184,6; 215,2) | 340 | 150,6 | (130,6; 173,8) |
| 4 | 1016 | 1416,0 | (1308,9; 1531,8) | 342 | 2576,1 | (2278,0; 2913,2) |
| 5 | 1018 | 564,8 | (512,7; 622,2) | 343 | 731,1 | (613,6; 871,0) |
| 6A | 1006 | 12.928,8 | (11.923,4; 14.019,0) | 335 | 11282,4 | (9718,8; 13.097,5) |
| 6B | 1014 | 10.336,9 | (9649,4; 11.073,4) | 342 | 6995,7 | (6024,7; 8123,2) |
| 7F | 1019 | 5756,4 | (5410,4; 6124,6) | 342 | 7588,9 | (6775,3; 8500,2) |
| 9V | 1015 | 3355,1 | (3135,4; 3590,1) | 343 | 3983,7 | (3557,8; 4460,7) |
| 14 | 1016 | 5228,9 | (4847,6; 5640,2) | 343 | 5889,8 | (5218,2; 6647,8) |
| 18C | 1014 | 5709,0 | (5331,1; 6113,6) | 343 | 3063,2 | (2699,8; 3475,5) |
| 19A | 1015 | 5369,9 | (5017,7; 5746,8) | 343 | 5888,0 | (5228,2; 6631,0) |
| 19F | 1018 | 3266,3 | (3064,4; 3481,4) | 343 | 3272,7 | (2948,2; 3632,9) |
| 23F | 1016 | 4853,5 | (4469,8; 5270,2) | 340 | 3887,3 | (3335,8; 4530,0) |
| 2 voor Vaxneuvance extra serotypes | ||||||
| 22F | 1005 | 3926,5 | (3645,9; 4228,7) | 320 | 291,6 | (221,8; 383,6) |
| 33F | 1014 | 11.627,8 | (10.824,6; 12490,7) | 338 | 2180,6 | (1828,7; 2600,2) |
*De 95 %-BI’s binnen groepen zijn verkregen door de BI’s van het gemiddelde van de natuurlijke logwaarden te exponentiëren op basis van de t-distributie.
N = Aantal gerandomiseerde en gevaccineerde deelnemers; n = Aantal deelnemers die bijdragen aan de analyse. BI = betrouwbaarheidsinterval; GMT = geometrisch gemiddelde titer (1/dil); OPA = opsonofagocytische activiteit; PCV = pneumokokkenconjugaatvaccin.
Opeenvolgende toediening van pneumokokkenvaccins bij volwassenen
De opeenvolgende toediening van Vaxneuvance gevolgd door PPV23 werd beoordeeld in Protocol 016, Protocol 017 (zie rubriek 5.1, Volwassenen die niet eerder een pneumokokkenvaccin hebben gekregen) en Protocol 018 (zie rubriek 5.1, Volwassenen die leven met hiv).
In een dubbelblind, met een werkzame comparator gecontroleerd onderzoek (Protocol 016) werden 652 proefpersonen van 50 jaar of ouder die niet eerder een pneumokokkenvaccin hadden gekregen gerandomiseerd naar behandeling met Vaxneuvance of het 13-valente pneumokokkenpolysacharide-conjugaatvaccin, een jaar later gevolgd door PPV23.
Na vaccinatie met PPV23 waren OPA-GMT’s en IgG-GMC’s voor alle 15 serotypes in Vaxneuvance vergelijkbaar bij de twee vaccinatiegroepen.
De immuunrespons die door Vaxneuvance werd opgewekt hield tot 12 maanden na vaccinatie aan. Dit werd bepaald aan de hand van OPA-GMT’s en IgG-GMC’s. Serotype-specifieke OPA-GMT’s namen na verloop van tijd af. Ze waren namelijk lager in maand 12 dan op dag 30. Maar ze bleven boven de uitgangswaarden voor alle serotypes in Vaxneuvance of het 13-valente pneumokokkenpolysacharide-conjugaatvaccin. IgG-GMC’s en OPA-GMT’s waren voor de 13 gemeenschappelijke serotypes in het algemeen vergelijkbaar in maand 12 bij de interventiegroepen en hoger voor de 2 extra serotypes bij de Vaxneuvance-groep.
Volwassenen met eerdere pneumokokkenvaccinatie
In een dubbelblind, beschrijvend onderzoek (Protocol 007) werden 253 proefpersonen van 65 jaar of ouder die eerder, minimaal één jaar voorafgaand aan deelname aan het onderzoek, met PPV23 waren gevaccineerd, gerandomiseerd naar behandeling met Vaxneuvance of het 13-valente pneumokokkenpolysacharide-conjugaatvaccin.
IgG-GMC’s en OPA-GMT’s waren voor de 13 gemeenschappelijke serotypes in het algemeen vergelijkbaar bij de twee vaccinatiegroepen en hoger voor de 2 extra serotypes bij de Vaxneuvance-groep.
In een klinisch onderzoek waarin een ander PCV ≤ 1 jaar na PPV23 werd toegediend, werd een lagere immuunrespons waargenomen voor de gemeenschappelijke serotypes vergeleken met de immuunrespons als PCV alleen of voor PPV23 werd toegediend. De klinische betekenis hiervan is onbekend.
Klinische immunogeniciteit in speciale populaties
Kinderen die leven met hiv
In een dubbelblind, beschrijvend onderzoek (Protocol 030) werd Vaxneuvance beoordeeld bij 203 kinderen van 6 tot 18 jaar die leven met hiv. Van hen hadden 17 kinderen (8,4 %) een CD4+-T-celtelling van < 500 cellen/µl en een plasma-hiv-RNA-waarde van < 50.000 kopieën/ml. In dit onderzoek werden 407 deelnemers gerandomiseerd naar behandeling met een enkele dosis Vaxneuvance of het 13-valente PCV, 2 maanden later gevolgd door PPV 23. Vaxneuvance was immunogeen. Dit werd 30 dagen na vaccinatie bepaald aan de hand van serotype-specifieke IgG-GMC’s en OPA-GMT’s voor alle 15 serotypes in Vaxneuvance. De serotype-specifieke IgG-GMC’s en OPA-GMT’s waren in het algemeen vergelijkbaar voor de 13 gemeenschappelijke serotypes en hoger voor de 2 extra serotypes 22F en 33F. Na de opeenvolgende toediening met PPV 23 waren de IgG-GMC’s en OPA-GMT’s 30 dagen na vaccinatie in het algemeen vergelijkbaar bij de twee vaccinatiegroepen voor alle 15 serotypes in Vaxneuvance.
Volwassenen die leven met hiv
In een dubbelblind, beschrijvend onderzoek (Protocol 018) werden 302 proefpersonen die niet eerder een pneumokokkenvaccin hadden gekregen van 18 jaar of ouder die leven met hiv, met een CD4+-T-celtelling van ≥ 50 cellen/µl en < 50.000 kopieën/ml van het plasma-hiv-ribonucleïnezuur (plasma-hiv-RNA), gerandomiseerd naar behandeling met Vaxneuvance of het 13-valente pneumokokkenpolysacharide-conjugaatvaccin, 2 maanden later gevolgd door PPV23. Het grootste gedeelte van de deelnemers had een CD4+-T-celtelling van ≥ 200 cellen/µl; 4 (1,3 %) hadden een CD4+-T-celtelling van 50 tot 200 cellen/µl, 152 (50,3 %) hadden een CD4+-T-celtelling van 200 tot 500 cellen/µl en 146 (48,3 %) hadden een CD4+-T-celtelling van ≥ 500 cellen/µl.
Vaxneuvance wekte een immuunrespons op tegen alle 15 serotypes in het vaccin. Dit werd 30 dagen na vaccinatie bepaald aan de hand van OPA-GMT’s en IgG-GMC’s. De immuunrespons bij deelnemers met hiv was consistent lager vergeleken met de immuunrespons bij gezonde deelnemers, maar vergelijkbaar bij beide vaccinatiegroepen, behalve voor serotype 4. OPA-GMT en IgG-GMC voor serotype 4 waren lager voor Vaxneuvance. Na de opeenvolgende toediening van PPV23 waren OPA-GMT’s en IgG-GMC’s voor alle 15 serotypes in het algemeen vergelijkbaar bij de twee vaccinatiegroepen.
Kinderen met sikkelcelziekte
In een dubbelblind, beschrijvend onderzoek (Protocol 023) werd Vaxneuvance beoordeeld bij kinderen van 5 tot 18 jaar met sikkelcelziekte. In dit onderzoek hadden deelnemers mogelijk standaard pneumokokkenvaccins gekregen tijdens de eerste twee jaar van hun leven, maar ze hadden geen pneumokokkenvaccin gekregen in de drie jaar vóór het onderzoek. In totaal werden 104 deelnemers in een verhouding van 2:1 gerandomiseerd naar behandeling met een enkele dosis Vaxneuvance of het 13-valente PCV. Vaxneuvance was immunogeen. Dit werd 30 dagen na vaccinatie bepaald aan de hand van serotype-specifieke IgG-GMC’s en OPA-GMT’s voor alle 15 serotypes die Vaxneuvance bevat. De serotype-specifieke IgG-GMC’s en OPA-GMT’s waren in het algemeen vergelijkbaar bij de twee vaccinatiegroepen voor de 13 gemeenschappelijke serotypes en hoger in de Vaxneuvance-groep voor de twee extra serotypes 22F en 33F.
Kinderen en volwassenen die een hematopoëtische stamceltransplantatie hebben gekregen In een dubbelblind beschrijvend onderzoek (Protocol 022) werd Vaxneuvance beoordeeld bij volwassenen en kinderen ≥ 3 jaar die 3 tot 6 maanden vóór deelname een allogene hematopoëtische stamceltransplantatie (allo-HSCT) hadden gekregen. In dit onderzoek werden 277 deelnemers gerandomiseerd naar 3 doses Vaxneuvance of het 13-valente PCV. Deze doses werden toegediend met tussenpozen van een maand. Twaalf maanden na allo-HSCT kregen deelnemers zonder chronische graft-versus-host-ziekte (cGvHD) een enkele dosis PPV23. Degenen met cGvHD kregen een vierde dosis Vaxneuvance of het 13-valente PCV. Vaxneuvance was immunogeen bij ontvangers van allo-HSCT. Dit werd 30 dagen na de derde dosis Vaxneuvance bepaald aan de hand van IgG-GMC’s en OPA-GMT’s voor alle 15 serotypes in het vaccin. Serotype-specifieke IgG-GMC’s en OPA-GMT’s waren over het algemeen vergelijkbaar tussen de twee vaccinatiegroepen voor de 13 gedeelde serotypes en hoger bij Vaxneuvance voor de twee extra serotypes (22F en 33F). Ook waren bij deelnemers die twaalf maanden na allo-HSCT Vaxneuvance of het 13-valente PCV kregen, IgG-GMC’s en OPA-GMT’s 30 dagen na vaccinatie over het algemeen vergelijkbaar tussen de twee vaccinatiegroepen voor de 13 gedeelde serotypes en ze waren hoger bij Vaxneuvance voor de twee extra serotypes (22F en 33F). Bij deelnemers die twaalf maanden na allo-HSCT PPV23 kregen, waren IgG-GMC’s en OPA-GMT’s 30 dagen na vaccinatie over het algemeen vergelijkbaar tussen de twee vaccinatiegroepen voor alle 15 serotypes in Vaxneuvance.
5.2 Farmacokinetische eigenschappen
Niet van toepassing.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering en reproductie- en ontwikkelingstoxiciteit.
Bij vrouwtjesratten had Vaxneuvance geen effect op de paringsprestaties, de vruchtbaarheid, de embryonale/foetale ontwikkeling of op de ontwikkeling van de nakomelingen. Bij drachtige vrouwtjesratten gaf Vaxneuvance bij de nakomelingen detecteerbare antilichamen tegen alle 15 serotypes. Dit is toe te schrijven aan verwerving van maternale antilichamen via placentaire overdracht tijdens de dracht en mogelijk via het zogen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumchloride (NaCl)
L-histidine
Polysorbaat 20
Water voor injecties
Voor adjuvans, zie rubriek 2.
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit vaccin niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaar in de koelkast (2 C - 8 C).
Niet in de vriezer bewaren.
Bescherm het vaccin tegen licht, bewaar de voorgevulde spuit in de buitenverpakking.
Wanneer Vaxneuvance uit de koelkast is gehaald, moet het zo snel mogelijk worden toegediend.
Bij tijdelijke temperatuurschommelingen is Vaxneuvance maximaal 48 uur stabiel bij temperaturen tot 25 C. Bij overschrijding van deze termijn moet het vaccin worden weggegooid.
6.5 Aard en inhoud van de verpakking
0,5 ml suspensie in een voorgevulde spuit (type I-glas) met een plunjerstop (broombutylrubber) en een dopje (styreen-butadieen- of isopreen-broombutylrubber).
Verpakkingsgrootten van 1 of 10 voorgevulde spuiten, zonder naald, met 1 naald of met 2 naalden. Multiverpakkingen met 50 voorgevulde spuiten zonder naald (5 doosjes van 10).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
- Het vaccin moet worden gebruikt zoals het geleverd wordt.
- Voordat het wordt geschud, kan Vaxneuvance er uitzien als een heldere vloeistof met bezinksel.
Vlak voor gebruik en voor het bevestigen van de naald en het verwijderen van lucht uit de spuit:
houd de voorgevulde spuit horizontaal en schud krachtig om een melkachtige, bijna doorzichtige suspensie te krijgen. Het kan nodig zijn om meerdere keren te schudden om de vloeistof volledig te resuspenderen. Gebruik het vaccin niet als het niet geresuspendeerd kan worden.
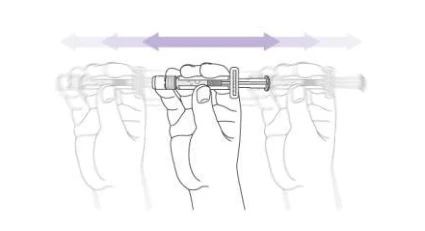
- Controleer de suspensie voor toediening op zichtbare deeltjes en verkleuring. Gebruik het vaccin niet als er deeltjes aanwezig zijn na krachtig schudden en/of als vaccin verkleurd is.
- Bevestig een naald met een luer-lock-koppeling op de spuit: draai de naald met de klok mee totdat de naald goed vastzit op de spuit.
- Injecteer onmiddellijk intramusculair, bij voorkeur in het anterolaterale deel van het bovenbeen bij baby’s of in de deltaspier in de bovenarm bij kinderen en volwassenen.
- Werk voorzichtig om een prikaccident te voorkomen.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Merck Sharp & Dohme B.V.
Waarderweg 39
2031 BN Haarlem
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1591/001
EU/1/21/1591/002
EU/1/21/1591/003
EU/1/21/1591/004
EU/1/21/1591/005
EU/1/21/1591/006
EU/1/21/1591/007
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 december 2021
Datum van laatste verlenging:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.