


SmPC (samenvatting van de productkenmerken) - Vanflyta
1. NAAM VAN HET GENEESMIDDEL
VANFLYTA 17,7 mg filmomhulde tabletten
VANFLYTA 26,5 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
VANFLYTA 17,7 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 17,7 mg quizartinib (als dihydrochloride).
VANFLYTA 26,5 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 26,5 mg quizartinib (als dihydrochloride).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
VANFLYTA 17,7 mg filmomhulde tabletten
Witte, ronde, filmomhulde tabletten met een diameter van 8,9 mm en ‘DSC 511’ gegraveerd aan één zijde.
VANFLYTA 26,5 mg filmomhulde tabletten
Gele, ronde, filmomhulde tabletten met een diameter van 10,2 mm en ‘DSC 512’ gegraveerd aan één zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
VANFLYTA is geïndiceerd in combinatie met reguliere inductie met cytarabine en antracycline en reguliere consolidatiechemotherapie met cytarabine, gevolgd door onderhoudstherapie met VANFLYTA als monotherapie voor volwassen patiënten met nieuw gediagnosticeerde acute myeloïde leukemie (AML) die positief is voor FLT3-ITD.
4.2 Dosering en wijze van toediening
Behandeling met VANFLYTA moet worden ingesteld door een arts met ervaring in het gebruik van antikankertherapieën.
Alvorens VANFLYTA te gaan gebruiken, moeten patiënten met AML bevestiging hebben dat zij FLT3-ITD-positieve AML hebben door middel van een medisch hulpmiddel voor in-vitrodiagnostiek (IVD) overeenkomstig het beoogde doel, dat is voorzien van een CE-markering. Indien er geen IVD met CE-markering beschikbaar is, dient de bevestiging van FLT3-ITD-positieve AML door middel van een andere gevalideerde test te worden gedaan.
Er moeten ECG’s worden uitgevoerd en afwijkingen in elektrolyten moeten worden gecorrigeerd alvorens een behandeling in te stellen (zie rubriek 4.4).
Dosering
VANFLYTA moet worden toegediend in combinatie met standaardchemotherapie in een dosis van 35,4 mg (2 × 17,7 mg) eenmaal daags gedurende twee weken tijdens elke inductiecyclus. Bij patiënten die complete remissie (CR) of complete remissie met incompleet hematologisch herstel (CRi) bereiken, dient VANFLYTA te worden toegediend in een dosis van 35,4 mg eenmaal daags gedurende twee weken tijdens elke cyclus van consolidatiechemotherapie, gevolgd door onderhoudstherapie met VANFLYTA als monotherapie, te beginnen bij 26,5 mg eenmaal daags. Na twee weken dient de onderhoudsdosis verhoogd te worden tot 53 mg (2 × 26,5 mg) eenmaal daags indien het QT-interval gecorrigeerd volgens de formule van Fridericia (QTcF) ≤ 450 ms is (zie tabel 2 en rubriek 4.4). De monotherapie als onderhoudstherapie mag maximaal 36 cycli worden voortgezet.
Zie tabel 1 tot en met 3 voor aanvullende informatie over de dosering.
Tabel 1: Doseringsschema
Instelling van de behandeling met VANFLYTA | Inductiea | Consolidatieb | Onderhoud |
| Beginnend op dag 8 (voor 7 + 3-regime)c | Beginnend op dag 6 | Eerste dag van onderhoudstherapie | |
| Dosis | 35,4 mg eenmaal daags | 35,4 mg eenmaal daags |
|
| Duur (cycli van 28 dagen) | Twee weken in elke cyclus | Twee weken in elke cyclus | Eenmaal daags zonder onderbreking tussen de cycli gedurende maximaal 36 cycli. |
a Patiënten kunnen maximaal 2 cycli inductietherapie krijgen.
b Patiënten kunnen maximaal 4 cycli consolidatietherapie krijgen.
c Bij een 5 + 2-regime als tweede inductiecyclus begint de behandeling met VANFLYTA op dag 6.
Hematopoëtische stamceltransplantatie
Voor patiënten die overgaan op hematopoëtische stamceltransplantatie (HSCT), moet de behandeling met VANFLYTA 7 dagen vóór het begin van een conditioneringsschema worden gestaakt. Deze kan na afloop van de transplantatie worden hervat, afhankelijk van het aantal witte bloedcellen en naar het oordeel van de behandelend arts, voor patiënten die hematologisch voldoende hersteld zijn en met graft-versus-hostziekte (GVHD) ≤ graad 2, bij wie niet binnen 21 dagen een nieuwe systemische GVHD-therapie moet worden gestart, overeenkomstig de hierboven vermelde doseringsaanbevelingen.
Dosisaanpassingen
VANFLYTA mag alleen worden ingesteld indien QTcF ≤ 450 ms is (zie rubriek 4.4).
Zie tabel 2 voor aanbevolen dosisaanpassingen vanwege bijwerkingen. Zie tabel 3 voor dosisaanpassingen vanwege bijwerkingen en/of gelijktijdig gebruik met sterke CYP3A-remmers.
Tabel 2: Aanbevolen dosisaanpassingen vanwege bijwerkingen
| Bijwerking | Aanbevolen maatregel |
| QTcF 450-480 ms (graad 1) |
|
| QTcF 481-500 ms (graad 2) |
|
| QTcF ≥ 501 ms (graad 3) |
|
| Recidief van QTcF ≥ 501 ms (graad 3) |
|
Torsade de pointes; polymorfe ventriculaire tachycardie; tekenen/symptomen van levensbedreigende aritmie (graad 4) |
|
| Niet-hematologische bijwerkingen van graad 3 of 4 |
|
Aanhoudende neutropenie of trombocytopenie van graad 4 zonder actieve beenmergziekte |
|
De gradering is overeenkomstig de Common Terminology Criteria for Adverse Events van het National Cancer Institute; versie 4.03 (NCI-CTCAE v4.03).
Dosisaanpassingen vanwege bijwerkingen en/of gelijktijdig gebruik met sterke CYP3A-remmers.
Tabel 3: Dosisaanpassingen per fase vanwege bijwerkingen en/of gelijktijdig gebruik van sterke CYP3A-remmers tijdens behandeling met VANFLYTA
| Fase van de behandeling | Volledige dosis | Dosisverlagingen | ||
| Bijwerking | Gelijktijdig gebruik van sterke CYP3A-remmers | Bijwerking en gelijktijdig gebruik van sterke CYP3A-remmers | ||
| Inductie of consolidatie | 35,4 mg | 26,5 mg | 17,7 mg | Onderbreken |
| Onderhoud (eerste twee weken) | 26,5 mg | Onderbreken | 17,7 mg | Onderbreken |
| Onderhoud (na twee weken) | 53 mg | 35,4 mg | 26,5 mg | 17,7 mg |
Dosis vergeten of braken
Als een dosis VANFLYTA vergeten is of niet op het gebruikelijke tijdstip ingenomen is, moet de patiënt de dosis zo snel mogelijk op dezelfde dag innemen en de volgende dag het gebruikelijke schema hervatten. De patiënt mag geen twee doses op dezelfde dag innemen.
Als de patiënt na inname van VANFLYTA moet braken, mag de patiënt die dag geen aanvullende dosis innemen, maar moet de patiënt de volgende dosis de volgende dag op het gebruikelijke tijdstip innemen.
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig bij ouderen.
Leverfunctiestoornis
Er wordt geen dosisaanpassing aanbevolen bij patiënten met een lichte of matige leverfunctiestoornis.
VANFLYTA wordt niet aanbevolen voor gebruik bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C), omdat de veiligheid en werkzaamheid niet zijn vastgesteld bij deze populatie.
Nierfunctiestoornis
Er wordt geen dosisaanpassing aanbevolen bij patiënten met een lichte of matige nierfunctiestoornis.
VANFLYTA wordt niet aanbevolen voor gebruik bij patiënten met een ernstige nierfunctiestoornis (CLcr < 30 ml/min, geschat aan de hand van de formule van Cockcroft-Gault), omdat de veiligheid en werkzaamheid niet zijn vastgesteld bij deze populatie.
Pediatrische patiënten
De veiligheid en werkzaamheid van VANFLYTA bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld (zie rubriek 5.1). Er zijn geen gegevens beschikbaar.
Wijze van toediening
VANFLYTA is bestemd voor oraal gebruik.
De tabletten moeten elke dag op ongeveer hetzelfde tijdstip worden ingenomen met of zonder voedsel.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Congenitaal lang-QT-syndroom (zie rubriek 4.4).
- Geven van borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Verlenging van het QT-interval
Quizartinib is in verband gebracht met verlenging van het QT-interval (zie rubriek 4.8). Verlenging van het QT-interval kan leiden tot een groter risico op ventrikelaritmieën of torsade de pointes. Patiënten met congenitaal lang-QT-syndroom en/of een voorgeschiedenis van torsade de pointes werden uitgesloten van het ontwikkelingsprogramma van quizartinib. VANFLYTA mag niet worden gebruikt bij patiënten met congenitaal lang-QT-syndroom.
VANFLYTA moet met voorzichtigheid worden gebruikt bij patiënten die een significant risico lopen op het ontwikkelen van verlenging van het QT-interval. Dit zijn onder andere patiënten met een ongecontroleerde of significante cardiovasculaire aandoening (bijv. een voorgeschiedenis van tweede- of derdegraads hartblok [zonder pacemaker], myocardinfarct in de afgelopen 6 maanden, ongecontroleerde angina pectoris, ongecontroleerde hypertensie, congestief hartfalen, voorgeschiedenis van klinisch relevante ventrikelaritmieën of torsade de pointes), en patiënten die gelijktijdig worden behandeld met geneesmiddelen waarvan bekend is dat ze het QT-interval verlengen. Elektrolyten moeten binnen het normale bereik worden gehouden (zie rubriek 4.2).
Een behandeling met VANFLYTA mag niet worden gestart als het QTcF-interval langer is dan 450 ms.
Tijdens inductie en consolidatie moeten ECG's worden uitgevoerd alvorens de behandeling in te stellen en vervolgens eenmaal per week tijdens de behandeling met quizartinib of vaker wanneer dit klinisch geïndiceerd is.
Tijdens de onderhoudsbehandeling moeten ECG's worden uitgevoerd alvorens de behandeling in te stellen en vervolgens eenmaal per week gedurende de eerste maand na het instellen en verhogen van de dosis, en daarna wanneer dit klinisch geïndiceerd is. De aanvangsdosis voor de onderhoudsbehandeling mag niet worden verhoogd indien het QTcF-interval langer is dan 450 ms (zie tabel 1).
Behandeling met VANFLYTA moet definitief worden gestaakt bij patiënten die een verlenging van het QT-interval ontwikkelen met tekenen of symptomen van levensbedreigende aritmie (zie rubriek 4.2).
ECG-monitoring van het QT-interval moet vaker worden uitgevoerd bij patiënten die een significant risico lopen op het ontwikkelen van een verlenging van het QT-interval en torsade de pointes.
Monitoring en correctie van hypokaliëmie en hypomagnesiëmie moeten plaatsvinden vóór en tijdens behandeling met VANFLYTA. Monitoring van elektrolyten en ECG’s moeten vaker plaatsvinden bij patiënten met diarree of braken.
ECG-monitoring bij geneesmiddelen die het QT-interval verlengen
Monitoring van patiënten middels ECG moet vaker plaatsvinden als het noodzakelijk is VANFLYTA gelijktijdig toe te dienen met geneesmiddelen waarvan bekend is dat ze het QT-interval verlengen (zie rubriek 4.5).
Gelijktijdige toediening met sterke CYP3A-remmers
De dosis VANFLYTA moet worden verlaagd bij gelijktijdig gebruik met sterke CYP3A-remmers, omdat die kunnen leiden tot een hogere blootstelling aan quizartinib (zie rubrieken 4.2 en 4.5).
Infecties bij oudere patiënten
Fatale infecties zijn vaker voorgekomen met quizartinib bij oudere patiënten (d.w.z. ouder dan 65 jaar) dan bij jongere patiënten, met name in de vroege behandelingsperiode. Patiënten ouder dan 65 jaar moeten nauwgezet worden gemonitord op het optreden van ernstige infecties tijdens inductie.
Vrouwen die zwanger kunnen worden/anticonceptie bij mannen en vrouwen
Op basis van bevindingen bij dieren kan quizartinib embryofoetale schade veroorzaken bij toediening aan een zwangere vrouw. Vrouwen die zwanger kunnen worden, moeten een zwangerschapstest ondergaan binnen 7 dagen voordat een behandeling met VANFLYTA wordt gestart. Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met VANFLYTA en gedurende ten minste 7 maanden na de laatste dosis. Mannelijke patiënten met een vrouwelijke partner die zwanger kan worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met VANFLYTA en gedurende ten minste 4 maanden na de laatste dosis (zie rubriek 4.6).
Patiëntenkaart
De voorschrijver moet de risico's van behandeling met VANFLYTA met de patiënt bespreken. De patiënt krijgt bij elk voorschrift de patiëntenkaart (aanwezig in de verpakking van het geneesmiddel).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Quizartinib en zijn actieve metaboliet AC886 worden in vitro voornamelijk gemetaboliseerd door CYP3A.
Effect van andere geneesmiddelen op VANFLYTA
Sterke CYP3A/P-glycoproteïne (P-gp)-remmers
Bij gelijktijdige toediening van ketoconazol (200 mg tweemaal daags gedurende 28 dagen), een sterke CYP3A/P-gp-remmer, en een enkele dosis VANFLYTA stegen de maximale plasmaconcentratie (Cmax) en het oppervlak onder de curve (AUCinf) van quizartinib met respectievelijk een factor 1,17 en een factor 1,94, en daalden de Cmax en AUCinf van AC886 met respectievelijk een factor 2,5 en een factor 1,18 in vergelijking met alleen VANFLYTA. Bij steady state was de blootstelling aan quizartinib (Cmax en AUC0-24u) naar schatting verhoogd met respectievelijk een factor 1,86 en een factor 1,96, en was de blootstelling aan AC886 (Cmax en AUC0-24u) verlaagd met respectievelijk een factor 1,22 en een factor 1,17. Een verhoogde blootstelling aan quizartinib kan het risico op toxiciteit vergroten.
De dosis VANFLYTA dient te worden verlaagd zoals weergegeven in de onderstaande tabel als gelijktijdig gebruik met sterke CYP3A-remmers niet te vermijden is. Zie voor nadere bijzonderheden over dosisaanpassingen tabel 3 in rubriek 4.2.
| Volledige dosis | Dosisverlagingen vanwege gelijktijdig gebruik met sterke CYP3A-remmers |
| 26,5 mg | 17,7 mg |
| 35,4 mg | |
| 53 mg | 26,5 mg |
Voorbeelden van sterke CYP3A/P-gp-remmers zijn onder andere itraconazol, posaconazol, voriconazol, claritromycine, nefazodon, telitromycine en antiretrovirale geneesmiddelen. (Bepaalde geneesmiddelen die worden gebruikt voor de behandeling van hiv kunnen het risico op bijwerkingen verhogen [bijvoorbeeld ritonavir] of kunnen de werkzaamheid van VANFLYTA verlagen [bijvoorbeeld efavirenz of etravirine]).
Matige CYP3A-remmers
Bij gelijktijdige toediening van fluconazol (200 mg tweemaal daags gedurende 28 dagen), een matige CYP3A-remmer, en een enkele dosis VANFLYTA steeg de Cmax van quizartinib en AC886 met respectievelijk een factor 1,11 en een factor 1,02, en steeg de AUCinf met respectievelijk een factor 1,20 en een factor 1,14. Deze verandering werd niet beschouwd als klinisch relevant. Een dosisaanpassing wordt niet aanbevolen.
Sterke of matige CYP3A-inductoren
Bij gelijktijdige toediening van efavirenz (inleidende behandeling met 600 mg eenmaal daags gedurende 14 dagen), een matige CYP3A-inductor, en een enkele dosis VANFLYTA daalden de Cmax en AUCinf van quizartinib met een factor van respectievelijk ongeveer 1,81 en 9,7 in vergelijking met alleen VANFLYTA. De Cmax en AUCinf van AC886 daalden met een factor van respectievelijk ongeveer 3,1 en 26 (zie rubriek 5.2).
Een verlaagde blootstelling aan quizartinib kan leiden tot een verminderde werkzaamheid. Gelijktijdige toediening van VANFLYTA met sterke of matige CYP3A-inductoren dient te worden vermeden.
Voorbeelden van sterke CYP3A4-inductoren zijn onder andere apalutamide, carbamazepine, enzalutamide, mitotaan, fenytoïne, rifampicine en bepaalde kruidenmiddelen zoals sint-janskruid (ook wel bekend als Hypericum perforatum). Voorbeelden van matige CYP3A4-inductoren zijn onder andere efavirenz, bosentan, etravirine, fenobarbital en primidon.
Zwakke CYP3A-inductoren
Bij gelijktijdige toediening van rufinamide (inleidende behandeling met 400 mg tweemaal daags gedurende 11 dagen) en een enkele dosis VANFLYTA bij gezonde proefpersonen daalden de Cmax en AUCinf van quizartinib met een factor van respectievelijk ongeveer 1,24 en 1,52 en daalden de Cmax en AUCinf van de actieve metaboliet AC886 met een factor van respectievelijk ongeveer 1,88 en 2,12. Er waren geen klinisch relevante veranderingen in de blootstelling aan quizartinib bij gelijktijdige toediening van een zwakke CYP3A-inductor. Er wordt geen dosisaanpassing aanbevolen.
Geneesmiddelen die het QT-interval verlengen
Gelijktijdige toediening van VANFLYTA met andere geneesmiddelen die het QT-interval verlengen, kan leiden tot een verdere toename van de incidentie van verlenging van het QT-interval. Voorbeelden van geneesmiddelen die het QT-interval verlengen zijn onder andere, maar niet beperkt tot azool-antimycotica, ondansetron, granisetron, azitromycine, pentamidine, doxycycline, moxifloxacine, atovaquon, prochloorperazine en tacrolimus. Voorzichtigheid is geboden bij gelijktijdige toediening van VANFLYTA met geneesmiddelen die het QT-interval verlengen (zie rubriek 4.4).
Maagzuurverlagende middelen
De protonpompremmer lansoprazol leidde tot een afname van de Cmax van quizartinib met een factor 1,16 en van de AUCinf van quizartinib met een factor 1,05. Deze afname in absorptie van quizartinib werd niet beschouwd als klinisch relevant. Een dosisaanpassing wordt niet aanbevolen.
Effect van VANFLYTA op andere geneesmiddelen
Substraten van P-glycoproteïne (P-gp)
Bij gelijktijdige toediening van quizartinib en dabigatran-etexilaat (een substraat van P-gp) steeg de Cmax van totaal en ongebonden dabigatran met respectievelijk een factor 1,12 en een factor 1,13, en steeg de AUCinf van totaal en ongebonden dabigatran met respectievelijk een factor 1,13 en een factor 1,11 (zie rubriek 5.2). Quizartinib is een zwakke P-gp-remmer; er wordt geen dosisaanpassing aanbevolen bij gelijktijdige toediening van substraten van P-gp en VANFLYTA.
Substraten van borstkankerresistentie-eiwit (breast cancer resistance protein, BCRP) In-vitrogegevens tonen aan dat quizartinib een BCRP-remmer is. De klinische relevantie is momenteel niet bekend. Voorzichtigheid is geboden bij gelijktijdige toediening van quizartinib met geneesmiddelen die substraten zijn van BCRP. Bij gelijktijdig gebruik van quizartinib en een geneesmiddel dat een BCRP-substraat is, dient een vermindering van de dosis van dit geneesmiddel/substraat te worden overwogen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij mannen en vrouwen
Vrouwen die zwanger kunnen worden, moeten een zwangerschapstest ondergaan binnen 7 dagen voordat een behandeling met VANFLYTA wordt gestart.
VANFLYTA kan embryofoetale schade veroorzaken bij toediening aan zwangere vrouwen (zie rubriek 5.3). Daarom moeten vrouwen die zwanger kunnen worden, effectieve anticonceptie gebruiken tijdens behandeling met VANFLYTA en gedurende ten minste 7 maanden na de laatste dosis.
Mannelijke patiënten met een vrouwelijke partner die zwanger kan worden, moeten effectieve anticonceptie gebruiken tijdens behandeling met VANFLYTA en gedurende ten minste 4 maanden na de laatste dosis.
Zwangerschap
Er zijn geen gegevens over het gebruik van quizartinib bij zwangere vrouwen. Op basis van bevindingen bij dieren kan quizartinib embryofoetale toxiciteit veroorzaken bij toediening aan zwangere vrouwen (zie rubriek 5.3).
VANFLYTA mag niet worden gebruikt tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen, tenzij de klinische toestand van de vrouw behandeling noodzakelijk maakt. Zwangere vrouwen moeten worden geïnformeerd over het potentiële risico voor de foetus.
Borstvoeding
Het is niet bekend of quizartinib of zijn actieve metabolieten in de moedermelk worden uitgescheiden. Risico voor met moedermelk gevoede kinderen kan niet worden uitgesloten. Vanwege de kans op ernstige bijwerkingen bij met moedermelk gevoede kinderen, mogen vrouwen geen borstvoeding geven tijdens behandeling met VANFLYTA en gedurende ten minste 5 weken na de laatste dosis (zie rubriek 4.3).
Vruchtbaarheid
Er zijn geen gegevens bij de mens over het effect van quizartinib op de vruchtbaarheid. Op basis van bevindingen bij dieren kan de vruchtbaarheid bij de vrouw en de man verminderd zijn tijdens behandeling met VANFLYTA (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
VANFLYTA heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen waren verhoogd alanine-aminotransferase (58,9%), verlaagde plaatjestelling (40,0%), verlaagde hemoglobine (37,4%), diarree (37,0%), nausea (34,0%), buikpijn (29,4%), hoofdpijn (27,5%), braken (24,5%) en verlaagde neutrofielentelling (21,9%).
De meest voorkomende bijwerkingen van graad 3 of 4 waren verlaagde plaatjestelling (40%), verlaagde hemoglobine (35,5%), verlaagde neutrofielentelling (21,5%), verhoogd alanine-aminotransferase (12,1%), bacteriëmie (7,2%) en schimmelinfecties (5,7%). De meest voorkomende ernstige bijwerkingen in de VANFLYTA-groep waren neutropenie (3,0%), schimmelinfecties (2,3%) en herpesinfecties (2,3%). Bijwerkingen met fatale afloop waren schimmelinfecties (0,8%) en hartstilstand (0,4%).
De meest voorkomende bijwerkingen die gepaard gingen met een onderbreking van de dosis VANFLYTA waren neutropenie (10,6%), trombocytopenie (4,5%) en verlengd QT-interval bij elektrocardiografie (2,6%). De meest voorkomende bijwerkingen die gepaard gingen met een dosisverlaging waren neutropenie (9,1%), trombocytopenie (4,5%) en verlengd QT-interval bij elektrocardiografie (3,8%).
De meest voorkomende bijwerking die gepaard ging met definitief staken van de behandeling met VANFLYTA was trombocytopenie (1,1%).
Lijst van bijwerkingen in tabelvorm
De veiligheid van VANFLYTA is onderzocht in QuANTUM-First, een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek bij volwassen patiënten met nieuw gediagnosticeerde FLT3-ITD-positieve AML.
Bijwerkingen worden vermeld per systeem/orgaanklasse (SOC) volgens MedDRA. Binnen elke SOC zijn de bijwerkingen gerangschikt naar frequentie, waarbij de meest frequente bijwerkingen eerst worden vermeld en waarbij de volgende afspraak wordt gehanteerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiecategorie worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 4: Bijwerkingen
| Bijwerking | Alle graden % | Graad 3 of 4 % | Frequentie-categorie (alle graden) |
| Infecties en parasitaire aandoeningen | |||
| Infecties van de bovenste luchtwegena | 18,1 | 1,9 | Zeer vaak |
| Schimmelinfectiesb | 15,1 | 5,7 | Zeer vaak |
| Herpesinfectiesc | 14,0 | 3,0 | Zeer vaak |
| Bacteriëmied | 11,3 | 7,2 | Zeer vaak |
| Bloed- en lymfestelselaandoeningen | |||
| Trombocytopeniee | 40,0 | 40,0 | Zeer vaak |
| Anemiee | 37,4 | 35,5 | Zeer vaak |
| Neutropeniee | 21,9 | 21,5 | Zeer vaak |
| Pancytopenie | 2,6 | 2,3 | Vaak |
| Voedings- en stofwisselingsstoornissen | |||
| Verminderde eetlust | 17,4 | 4,9 | Zeer vaak |
| Zenuwstelselaandoeningen | |||
| Hoofdpijnf | 27,5 | 0 | Zeer vaak |
| Hartaandoeningen | |||
| Hartstilstandg | 0,8 | 0,4 | Soms |
| Ventrikelfibrillereng | 0,4 | 0,4 | Soms |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Bloedneus | 15,1 | 1,1 | Zeer vaak |
| Maagdarmstelselaandoeningen | |||
| Diarreeh | 37,0 | 3,8 | Zeer vaak |
| Nausea | 34,0 | 1,5 | Zeer vaak |
| Buikpijni | 29,4 | 2,3 | Zeer vaak |
| Bijwerking | Alle graden % | Graad 3 of 4 % | Frequentie-categorie (alle graden) |
| Braken | 24,5 | 0 | Zeer vaak |
| Dyspepsie | 11,3 | 0,4 | Zeer vaak |
| Lever- en galaandoeningen | |||
| ALAT verhoogde | 58,9 | 12,1 | Zeer vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Oedeemj | 18,9 | 0,4 | Zeer vaak |
| Onderzoeken | |||
| Elektrocardiogram QT verlengdk | 14,0 | 3,0 | Zeer vaak |
Standaardchemotherapie = cytarabine (cytosine-arabinoside) en antracycline (daunorubicine of idarubicine). a Infecties van de bovenste luchtwegen omvatten bovensteluchtweginfectie, nasofaryngitis, sinusitis, rhinitis, tonsillitis, laryngofaryngitis, faryngitis bacterieel, faryngotonsillitis, virale faryngitis en acute sinusitis. b Schimmelinfecties omvatten orale candidiasis, bronchopulmonaire aspergillose, schimmelinfectie, vulvovaginale candidiasis, Aspergillus-infectie, infectie van onderste luchtwegen door schimmels, orale schimmelinfectie, Candida-infectie, huidinfectie door schimmels, mucormycose, orofaryngeale candidiasis, aspergillose oraal, leverinfectie door schimmels, lever-miltcandidiase, onychomycose, fungemie, systemische Candida en systemische mycose.
c Herpesinfecties omvatten orale herpes, herpes zoster, herpesvirusinfecties, herpes simplex, humaan herpesvirus-6-infectie, herpes genitalis en herpes dermatitis.
d Bacteriëmie omvat bacteriëmie, Klebsiella-bacteriëmie, stafylokokkenbacteriëmie, enterokokkenbacteriëmie, streptokokkenbacteriëmie, hulpmiddelgerelateerde bacteriëmie, Escherichia-bacteriëmie, Corynebacterium-bacteriëmie en Pseudomonas-bacteriëmie.
e Termen gebaseerd op laboratoriumgegevens.
f Hoofdpijn omvat hoofdpijn, spanningshoofdpijn en migraine.
g Bij één proefpersoon deden zich twee voorvallen voor (ventrikelfibrilleren en hartstilstand). h Diarree omvat diarree en hemorragische diarree.
i Buikpijn omvat buikpijn, bovenbuikpijn, abdominaal ongemak, pijn laag in de onderbuik en gastro-intestinale pijn.
j Oedeem omvat oedeem perifeer, gezichtsoedeem, oedeem, vochtopstapeling, gegeneraliseerd oedeem, perifere zwelling, gelokaliseerd oedeem en zwelling van aangezicht.
k Elektrocardiogram QT verlengd omvat elektrocardiogram QT verlengd en elektrocardiogram QT-interval abnormaal.
Beschrijving van geselecteerde bijwerkingen
Hartaandoeningen
Quizartinib verlengt het QT-interval op het ECG. Tijdens de behandeling optredende bijwerkingen in de vorm van verlenging van het QT-interval van welke graad dan ook werden gemeld bij 14,0% van de met VANFLYTA behandelde patiënten en 3,0% van de patiënten kreeg bijwerkingen van graad 3 of ernstiger. Verlenging van het QT-interval ging gepaard met dosisverlaging bij 10 patiënten (3,8%), dosisonderbreking bij 7 patiënten (2,6%) en staking van de behandeling bij 2 patiënten (0,8%). Op basis van een centrale beoordeling van ECG-gegevens kwam QTcF > 500 ms voor bij 2,3% van de patiënten. Bij 2 patiënten (0,8%) die met VANFLYTA werden behandeld, trad hartstilstand op met geregistreerd ventrikelfibrilleren; in één van deze gevallen was de afloop fataal en beide voorvallen deden zich voor in aanwezigheid van ernstige hypokaliëmie. Er dient elektrocardiografie en monitoring en correctie van hypokaliëmie en hypomagnesiëmie plaats te vinden vóór en tijdens behandeling met VANFLYTA. Zie rubriek 4.2 voor dosisaanpassing voor patiënten met verlenging van het QT-interval.
Andere speciale populaties
Ouderen
Fatale infecties zijn vaker voorgekomen met quizartinib bij oudere patiënten (d.w.z. ouder dan 65 jaar) dan bij jongere patiënten (13% vs. 5,7%), met name in de vroege behandelingsperiode.
Patiënten ouder dan 65 jaar moeten nauwgezet worden gemonitord op het optreden van ernstige infecties tijdens inductie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen bekend antidotum voor overdosering van VANFLYTA. Bij een substantiële overdosis moeten ondersteunende maatregelen worden ingesteld al naargelang nodig, met onderbreking van de behandeling, beoordeling van hematologische waarden en ECG-monitoring, evenals aandacht voor serumelektrolyten en gelijktijdig gebruikte geneesmiddelen waardoor patiënten een verhoogde kans kunnen hebben op verlenging van het QT-interval en/of torsade de pointes. Patiënten moeten symptomatische behandeling en ondersteunende zorg krijgen (zie rubriek 4.2 en 4.4).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, andere proteïnekinaseremmers, ATC-code: L01EX11
Werkingsmechanisme
Quizartinib is een remmer van de receptortyrosinekinase FLT3. Quizartinib en zijn belangrijkste metaboliet AC886 binden op competitieve wijze en met hoge affiniteit aan de adenosinetrifosfaat (ATP)-bindende pocket van FLT3. Quizartinib en AC886 hebben een remmend effect op de kinaseactiviteit van FLT3, waardoor autofosforylering van de receptor wordt verhinderd, met remmend effect op de daaropvolgende signaaltransductie van de FLT3-receptor en blokkering van de FLT3-ITD-afhankelijke celproliferatie.
Farmacodynamische effecten
Cardiale elektrofysiologie
Uit de blootstelling-responsanalyse van het QuANTUM-First-onderzoek kwam een voorspelde concentratieafhankelijke verlenging van het QTcF-interval van 24,1 ms (bovengrens van het tweezijdige 90%-betrouwbaarheidsinterval [BI]: 26,6 ms) bij de Cmax van quizartinib in steady state (53 mg) tijdens onderhoudstherapie.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van quizartinib ten opzichte van placebo is onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd fase III-onderzoek, QuANTUM-First. In het onderzoek waren 539 volwassen patiënten opgenomen met een leeftijd tussen de 18 en 75 jaar (25% was 65 jaar of ouder) bij wie onlangs FLT3-ITD-positieve AML was gediagnosticeerd, prospectief bepaald door middel van een voor het klinisch onderzoek ontwikkelde test. De patiënten werden gerandomiseerd (1:1) naar het ontvangen van VANFLYTA 35,4 mg eenmaal daags (n = 268) of placebo (n = 271) gedurende twee weken in elke cyclus, in combinatie met standaardchemotherapie (inductie gevolgd door consolidatie voor patiënten die een respons vertoonden) gevolgd door onderhoudstherapie met VANFLYTA als monotherapie (26,5 mg eenmaal daags gedurende twee weken en 53 mg eenmaal daags daarna) of placebo gedurende maximaal 36 cycli (28 dagen/cyclus).
De patiënten kregen maximaal 2 cycli inductiechemotherapie met daunorubicine op dag 1, 2 en 3 of idarubicine op dag 1, 2 en 3 en cytarabine gedurende 7 dagen, gevolgd door postremissietherapie bestaande uit maximaal 4 cycli consolidatiechemotherapie en/of HSCT. Consolidatiechemotherapie bestond uit cytarabine op dag 1, 3 en 5. Patiënten die HSCT zouden krijgen, stopten 7 dagen vóór aanvang van een conditioneringsschema met de onderzoeksbehandeling. Raadpleeg voor doseringsaanbevelingen de Samenvatting van de productkenmerken voor daunorubicine, idarubicine en cytarabine.
De twee gerandomiseerde behandelingsgroepen waren goed vergelijkbaar wat betreft demografische gegevens, ziektekenmerken en stratificatiefactoren in de uitgangssituatie. De mediane leeftijd van de 539 patiënten was 56 jaar (spreiding: 20-75 jaar); 26,1% van de patiënten in de groep met quizartinib en 24% van de patiënten in de placebogroep was 65 jaar of ouder; 54,5% was vrouw en 45,5% was man; 59,7% was wit, 29,3% was Aziatisch, 1,3% was zwart of Afrikaans-Amerikaans en 9,7% was van een ander ras. 84% van de patiënten had in de uitgangssituatie een Eastern Cooperative Oncology Group (ECOG)-prestatiestatus van 0 of 1. Het grootste deel van de patiënten (72,4%) had in de uitgangssituatie een middelhoge cytogenetische risicostatus. De variantallelfrequentie (VAF) van FLT3-ITD was 3-25% bij 35,6% van de patiënten, meer dan 25-50% bij 52,1% van de patiënten en meer dan 50% bij 12,1% van de patiënten.
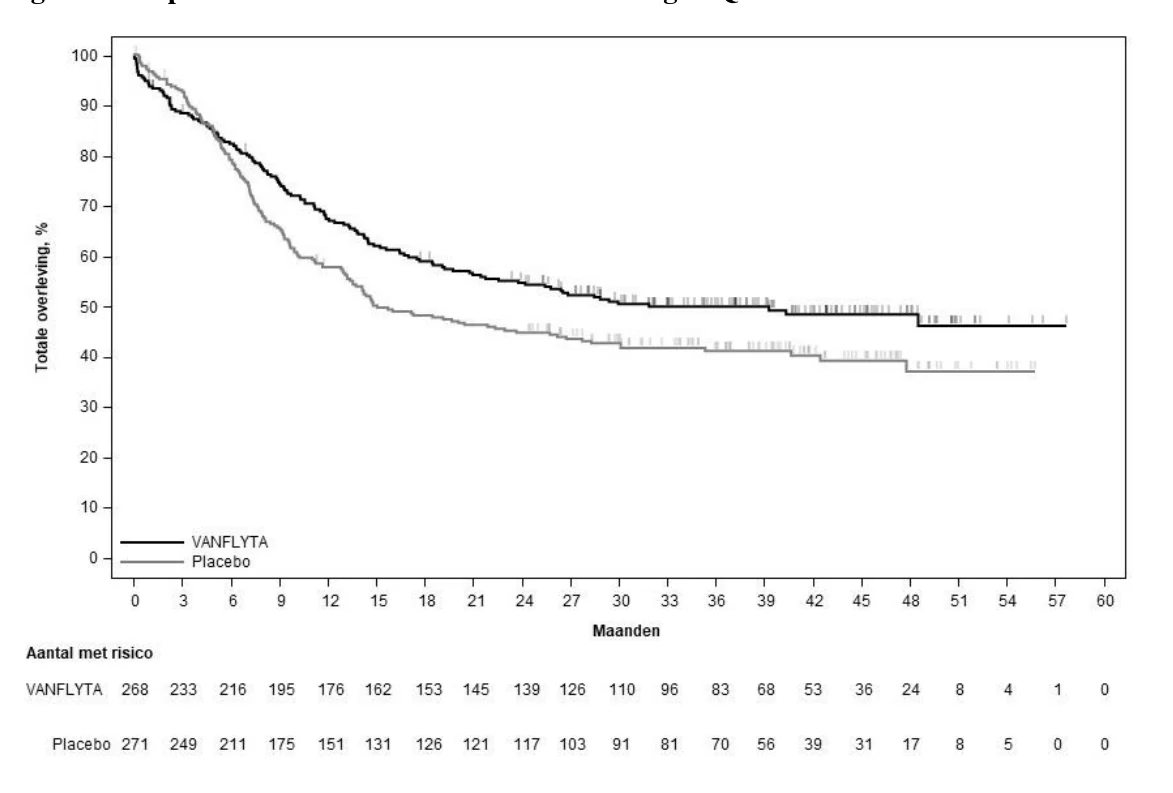
De primaire uitkomstmaat voor de werkzaamheid was de totale overleving (OS, overall survival), gedefinieerd als de tijd vanaf de randomisatie tot overlijden door welke oorzaak dan ook.
In het onderzoek werd een statistisch significante verbetering in de OS aangetoond voor de groep die quizartinib kreeg (zie tabel 5 en figuur 1). De mediane follow-upperiode van het onderzoek was 39,2 maanden.
Tussen de groep die quizartinib kreeg en de placebogroep werd een verschil waargenomen in de schattingen van de overlevingspercentages (95%-BI) op de tijdpunten van 12, 24, 36 en 48 maanden, die fungeerden als mijlpaal (zie tabel 5).
Het percentage complete remissie (CR) [95%-BI] voor quizartinib was 54,9% (147/268) [48,7; 60,9] vs. 55,4% (150/271) [49,2; 61,4] voor placebo.
Tabel 5: Werkzaamheidsresultaten uit QuANTUM-First (intent-to-treat-populatie)
| Quizartinib N = 268 | Placebo N = 271 | |
| OS (maanden) | ||
| Mediaan (95%-BI)a | 31,9 (21,0; NS) | 15,1 (13,2; 26,2) |
| HRb ten opzichte van placebo (95%-BI) | 0,776 (0,615; 0,979) | |
| p-waarde (tweezijdige gestratificeerde log-ranktoets) | 0,0324 | |
| Percentage OS (%) (95%-BI)a | ||
| 12 maanden | 67,4 (61,3; 72,7) | 57,7 (51,6; 63,4) |
| 24 maanden | 54,7 (48,4; 60,5) | 44,7 (38,7; 50,6) |
| 36 maanden | 49,9 (43,7; 55,9) | 41,1 (35,0; 47,0) |
| 48 maanden | 48,4 (41,9; 54,5) | 37,0 (29,8; 44,2) |
BI = betrouwbaarheidsinterval; NS = niet schatbaar
a Schatting met behulp van de Kaplan-Meier-methode
b Hazardratio (HR) was gebaseerd op een gestratificeerd Cox-regressiemodel.
Figuur 1: Kaplan-Meier-curves voor totale overleving in QuANTUM-First
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met VANFLYTA in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van acute myeloïde leukemie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van quizartinib en zijn actieve metaboliet AC886 zijn geëvalueerd bij gezonde volwassen proefpersonen (een enkele dosis) en bij patiënten met nieuw gediagnosticeerde AML (steady state).
Absorptie
De absolute biologische beschikbaarheid van quizartinib uit de tabletformulering was 71%. Na orale toediening aan gezonde proefpersonen in nuchtere toestand bedroeg de tijd tot de piekconcentratie (mediane tmax) van quizartinib en AC886, gemeten na toediening van de dosis, respectievelijk ongeveer 4 uur (spreiding: 2 tot 8 uur) en 5 tot 6 uur (spreiding: 4 tot 120 uur).
De toediening van quizartinib met voedsel, aan gezonde proefpersonen, leidde tot een afname van de Cmax van quizartinib met een factor 1,09, een toename van de AUCinf met een factor 1,08 en de tmax werd twee uur later bereikt. Deze veranderingen in blootstelling worden niet beschouwd als klinisch relevant. VANFLYTA kan met of zonder voedsel worden toegediend.
Op basis van farmacokinetische populatiemodellering bij patiënten die nieuw gediagnosticeerd zijn met AML is bij 35,4 mg/dag en steady state tijdens inductietherapie het geometrisch gemiddelde (%CV) van de Cmax van quizartinib en AC886 geschat op respectievelijk 140 ng/ml (71%) en 163 ng/ml (52%), en was het geometrisch gemiddelde (%CV) van de AUC0-24u respectievelijk 2.680 ng•uur/ml (85%) en 3.590 ng•uur/ml (51%).
Tijdens consolidatietherapie bij 35,4 mg/dag en steady state is het geometrisch gemiddelde (%CV) van de Cmax van quizartinib en AC886 geschat op respectievelijk 204 ng/ml (64%) en 172 ng/ml (47%), en was het geometrisch gemiddelde (%CV) van de AUC0-24u respectievelijk 3.930 ng•uur/ml (78%) en 3.800 ng•uur/ml (46%).
Tijdens onderhoudstherapie bij 53 mg/dag en steady state is het geometrisch gemiddelde (%CV) van de Cmax van quizartinib en AC886 geschat op respectievelijk 529 ng/ml (60%) en 262 ng/ml (48%), en was het geometrisch gemiddelde (%CV) van de AUC0-24u respectievelijk 10.200 ng•uur/ml (75%) en 5.790 ng•uur/ml (46%).
Distributie
Binding van quizartinib en AC886 aan humane plasma-eiwitten in vitro is groter dan of gelijk aan 99%.
De bloed/plasmaratio van quizartinib en AC886 zijn concentratieafhankelijk, wat wijst op verzadiging van de distributie naar erytrocyten. Bij klinisch relevante plasmaconcentraties is de bloed/plasmaratio ongeveer 1,3 voor quizartinib en ongeveer 2,8 voor AC886. De bloed/plasmaratio van AC886 is tevens afhankelijk van de hematocriet, waarbij de trend is dat deze toeneemt bij een hogere hematocrietwaarde.
Het geometrisch gemiddelde (%CV) van het distributievolume van quizartinib bij gezonde proefpersonen werd geschat op 275 l (17%).
Biotransformatie
Quizartinib wordt in vitro voornamelijk gemetaboliseerd door CYP3A4 en CYP3A5 via oxidatieve routes die de actieve metaboliet AC886 opleveren, die vervolgens verder wordt gemetaboliseerd door CYP3A4 en CYP3A5. De verhouding van de AUC0-24u van AC886 ten opzichte van quizartinib bij steady state tijdens onderhoudstherapie was 0,57.
Eliminatie
De gemiddelde (SD) effectieve halfwaardetijd (t1/2) voor quizartinib en AC886 is respectievelijk 81 uur (73) en 136 uur (113) bij patiënten met nieuw gediagnosticeerde AML. De gemiddelde (SD) accumulatieverhouding (AUC0-24u) voor quizartinib en AC886 was respectievelijk 5,4 (4,4) en 8,7 (6,8).
Quizartinib en zijn metabolieten worden voornamelijk geëlimineerd via de hepatobiliaire route, waarbij excretie voornamelijk via feces gebeurt (76,3% van de oraal toegediende radioactieve dosis). Ongemodificeerd quizartinib vertegenwoordigde ongeveer 4% van de oraal toegediende radioactieve dosis in feces. Renale excretie is een minder belangrijke eliminatieroute van de toegediende radioactieve dosis (< 2%).
Het geometrisch gemiddelde (%CV) van de volledige klaring (CL) uit het lichaam van quizartinib bij gezonde proefpersonen werd geschat op 2,23 l/uur (29%).
Lineariteit/non-lineariteit
Quizartinib en AC886 vertoonden een lineaire kinetiek in het dosisbereik van 26,5 mg tot 79,5 mg bij gezonde proefpersonen en 17,7 mg tot 53 mg bij AML-patiënten.
Farmacokinetische/farmacodynamische relaties
Op basis van een farmacokinetische populatieanalyse hadden leeftijd (18 tot 91 jaar), ras, geslacht, lichaamsgewicht en nierfunctiestoornis (CLcr: 30 tot 89 ml/min, geschat aan de hand van de formule van Cockcroft-Gault) geen klinisch relevant effect op blootstelling aan quizartinib en AC886.
Onderzoeken naar interactie met andere geneesmiddelen
Transporteiwitten
Uit in-vitro-onderzoeken is gebleken dat quizartinib een substraat is voor P-gp maar niet voor BCRP, OATP1B1, OATP1B3, OCT1, OAT2, MATE1 of MRP2. AC886 is een substraat voor BCRP maar niet voor OATP1B1, OATP1B3, MATE1 of MRP2. De toediening van een enkele dosis quizartinib met ketoconazol, een sterke remmer van zowel CYP3A als P-gp, leidde echter tot een toename van de Cmax van quizartinib met ongeveer een factor 1,17; dit suggereert dat het effect van P-gp minimaal is. Aangezien een dosisaanpassing vereist is bij gelijktijdig gebruik met sterke CYP3A-remmers, waarvan vele ook P-gp remmen, is er geen specifieke dosisaanpassing vereist voor P-gp-remmers.
Substraten van borstkankerresistentie-eiwit (BCRP)
Quizartinib remt BCRP met een geschatte IC50 in vitro van 0,813 μM. Aangezien er geen klinische gegevens beschikbaar zijn, kan het niet worden uitgesloten dat quizartinib bij de aanbevolen doses mogelijk dit transporteiwit afremt.
Substraten van uridinedifosfaat-glucuronosyltransferasen (UGT)1A1
Quizartinib remt UGT1A1 met een geschatte Ki in vitro van 0,78 μM. Op basis van een op fysiologie gebaseerde farmacokinetische (PBPK-) analyse werd voorspeld dat quizartinib zou leiden tot een toename van de Cmax en AUCinf van raltegravir (een substraat van UGT1A1) met een factor 1,03; dit werd niet beschouwd als klinisch relevant.
Speciale populaties
Leverfunctiestoornis
In een fase 1-onderzoek met een enkele dosis (26,5 mg) werd de farmacokinetiek van quizartinib en AC886 beoordeeld bij proefpersonen met een lichte leverfunctiestoornis (Child-Pugh-klasse A) of een matige leverfunctiestoornis (Child-Pugh-klasse B) en vergeleken met proefpersonen met een normale leverfunctie. De blootstelling (Cmax en AUCinf) aan quizartinib en AC886 was voor alle groepen vergelijkbaar (≤ 30% verschil). De binding van quizartinib en AC886 aan eiwitten wordt niet beïnvloed door een leverfunctiestoornis. Een leverfunctiestoornis had dus geen klinisch relevant effect op de blootstelling aan quizartinib en AC886.
Er wordt geen dosisaanpassing aanbevolen bij patiënten met een lichte of matige leverfunctiestoornis.
Patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) waren niet opgenomen in de klinische onderzoeken; daarom wordt VANFLYTA niet aanbevolen voor gebruik bij deze patiënten.
Nierfunctiestoornis
Met een farmacokinetische populatieanalyse bij AML-patiënten met een lichte tot matige nierfunctiestoornis (CLcr: 30 tot 89 ml/min) is aangetoond dat de nierfunctie geen invloed had op de klaring van quizartinib en AC886. Een lichte en matige nierfunctiestoornis hadden dus geen klinisch relevant effect op de blootstelling aan quizartinib en AC886. Er wordt geen dosisaanpassing aanbevolen bij patiënten met een lichte of matige nierfunctiestoornis.
Patiënten met een ernstige nierfunctiestoornis (CLcr < 30 ml/min) waren niet opgenomen in de klinische onderzoeken; daarom wordt VANFLYTA niet aanbevolen voor gebruik bij deze patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In genotoxiciteitsonderzoeken was quizartinib mutageen in een bacteriële reverse-mutatietest, maar niet in een mutatietest in zoogdiercellen (thymidinekinase bij muizenlymfoom) of in een mutatietest in vivo bij transgene knaagdieren. Quizartinib was niet clastogeen en induceerde geen polyploïdie in een chromosoomaberratietest en was niet clastogeen of aneugeen in een micronucleustest op beenmerg van ratten na een enkele dosis. Een in-vivomicronucleustest op beenmerg van ratten was niet-eenduidig na 28 dagen herhaalde dosering. Na een enkele hogere dosis was het resultaat negatief.
Er is geen dieronderzoek naar de vruchtbaarheid uitgevoerd met quizartinib. In onderzoeken naar de toxiciteit bij herhaalde dosering bij ratten en apen werden echter nadelige bevindingen waargenomen met betrekking tot het mannelijke en vrouwelijke voortplantingsstelsel. Bij vrouwtjesratten werden ovariumcysten en veranderingen in het vaginaslijmvlies waargenomen bij doses van ongeveer 10 keer de aanbevolen dosis bij mensen (RHD, recommended human dose) op basis van de AUC. Bevindingen bij vrouwtjesapen waren onder andere atrofie van de uterus, ovaria en vagina; dit werd waargenomen bij doses van ongeveer 0,3 keer de RHD op basis van de AUC. De overeenkomstige hoogste concentraties waarbij geen nadelige effecten werden waargenomen (NOAEL's, no observed adverse effect levels) voor deze veranderingen bedroegen respectievelijk 1,5 keer en 0,1 keer de RHD, op basis van de AUC. Bij mannetjesratten werden degeneratie van de tubuli seminiferi van de testes en niet vrijkomen van sperma waargenomen bij ongeveer 8 keer de RHD op basis van de AUC. Bevindingen bij mannetjesapen zijn onder andere depletie van kiemcellen in de testes; dit werd waargenomen bij ongeveer 0,5 keer de RHD op basis van de AUC. De overeenkomstige NOAEL's voor deze veranderingen bedroegen respectievelijk 1,4 keer en 0,1 keer de RHD, op basis van de AUC. Na een herstelperiode van vier weken waren al deze bevindingen omkeerbaar, met uitzondering van de veranderingen in het vaginaslijmvlies bij vrouwtjesratten.
Bij onderzoeken naar embryofoetale toxiciteit werden embryofoetale letaliteit en een toegenomen verlies na innesteling waargenomen bij maternaal toxische doses. Foetotoxiciteit (lager gewicht van de foetus, effecten op ossificatie van het skelet) en teratogeniciteit (afwijkingen bij de foetus, waaronder oedeem) werden waargenomen bij doses van ongeveer 3 keer de RHD op basis van de AUC. De NOAEL was 0,5 keer de RHD op basis van de AUC. Quizartinib wordt beschouwd als potentieel teratogeen.
Toxicologische onderzoeken bij dieren
In onderzoeken naar de toxiciteit bij herhaalde dosering werd waargenomen: hematopoëtische toxiciteit en toxiciteit voor de lymfoïde organen, waaronder een afname van het aantal perifere bloedcellen en hypocellulariteit van het beenmerg; levertoxiciteit, waaronder verhoogde waarden van aminotransferasen, hepatocellulaire necrose en afzetting van kristallen met dubbele breking (bij honden); en niertoxiciteit, waaronder tubulaire basofilie en afzetting van kristallen met dubbele breking (bij mannetjesratten). Deze veranderingen werden waargenomen bij respectievelijk ongeveer 0,4 keer, 0,4 keer en 9 keer de RHD op basis van de AUC. De overeenkomstige NOAEL's bedroegen respectievelijk ongeveer 0,1 keer, 0,1 keer en 1,5 keer de RHD op basis van de AUC.
Uit onderzoeken naar milieurisico’s is gebleken dat quizartinib een risico kan vormen voor het aquatische milieu.
Farmacologische veiligheidsonderzoeken in vitro en bij dieren
In farmacologische onderzoeken naar de cardiovasculaire veiligheid uitgevoerd bij Java-apen leidde quizartinib tot verlenging van het QT-interval bij doses van ongeveer 2 keer de RHD van 53 mg/dag op basis van de Cmax. De NOAEL was ongeveer 0,4 keer de RHD op basis van de Cmax. Quizartinib remde voornamelijk de IKs met een maximale remming van 67,5% bij 2,9 µM. De maximale remming van de IKs door AC886 was 26,9% bij 2,9 µM. Quizartinib en AC886 bij 3 μM leidden tot een statistisch significante remming van hERG-stromen met respectievelijk 16,4% en 12,0%. Bij alle geteste concentraties hadden quizartinib en AC886 geen van beide een remmend effect op INa, INa-L of ICa-L.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
VANFLYTA 17,7 mg filmomhulde tabletten
Tabletkern
Hydroxypropylbetadex
Cellulose, microkristallijn (E460)
Magnesiumstearaat
Filmomhulling
Hypromellose (E464)
Talk (E553b)
Triacetine (E1518)
Titaandioxide (E171)
VANFLYTA 26,5 mg filmomhulde tabletten
Tabletkern
Hydroxypropylbetadex
Cellulose, microkristallijn (E460)
Magnesiumstearaat
Filmomhulling
Hypromellose (E464)
Talk (E553b)
Triacetine (E1518)
Titaandioxide (E171)
Geel ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
5 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Geperforeerde aluminium/aluminium eenheidsblisterverpakkingen.
VANFLYTA 17,7 mg filmomhulde tabletten
Dozen met 14 × 1 of 28 × 1 filmomhulde tabletten.
VANFLYTA 26,5 mg filmomhulde tabletten
Dozen met 14 × 1, 28 × 1 of 56 × 1 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Dit product kan een risico vormen voor het milieu. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Daiichi Sankyo Europe GmbH
Zielstattstrasse 48
81379 München
Duitsland
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1768/001-005
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 06 november 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.