


SmPC (samenvatting van de productkenmerken) - Valganciclovir Teva
1. NAAM VAN HET GENEESMIDDEL
Valganciclovir Teva 450 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Een tablet bevat 496,3 mg valganciclovirhydrochloride, overeenkomend met 450 mg valganciclovir.
Hulpstof met bekend effect:
Een filmomhulde tablet bevat 6,365 mg lactose (als lactosemonohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
Ovale, roze filmomhulde tabletten met afgeronde hoeken en inscriptie “93” aan de ene zijde van de tablet en “5465” aan de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Valganciclovir Teva is geïndiceerd bij de inductie- en onderhoudsbehandeling van cytomegalovirus (CMV)-retinitis bij volwassenen met het acquired immunodeficiency syndrome (AIDS).
Valganciclovir Teva is geïndiceerd ter preventie van een CMV-aandoening bij CMV-negatieve volwassenen en kinderen (vanaf de geboorte tot 18 jaar oud) die een solide-orgaantransplantatie hebben ondergaan met een orgaan van een CMV-positieve donor.
4.2 Dosering en wijze van toediening
Dosering
Waarschuwing – Het strikt opvolgen van de doseringsadviezen is noodzakelijk om overdosering te vermijden (zie rubrieken 4.4 en 4.9).
Valganciclovir wordt na orale toediening snel en uitgebreid gemetaboliseerd tot ganciclovir. Tweemaal daags 900 mg oraal valganciclovir is therapeutisch equivalent aan tweemaal daags 5 mg/kg intraveneus toegediende ganciclovir.
Behandeling van cytomegalovirus (CMV-)retinitis
Volwassenen
Inductiebehandeling bij CMV-retinitis:
Bij patiënten met actieve CMV-retinitis bedraagt de aanbevolen dosering tweemaal daags 900 mg valganciclovir (twee tabletten Valganciclovir Teva 450 mg) gedurende 21 dagen en dient, indien mogelijk, met voedsel te worden ingenomen. Een langere inductiebehandeling kan het risico op beenmergtoxiciteit doen toenemen (zie rubriek 4.4).
Onderhoudsbehandeling bij CMV-retinitis:
Na de inductiebehandeling, of bij patiënten met een niet-actieve CMV-retinitis, is de aanbevolen dosering eenmaal daags 900 mg valganciclovir (twee tabletten Valganciclovir Teva 450 mg) en dient, indien mogelijk, met voedsel te worden ingenomen. Bij patiënten bij wie de retinitis verslechtert, kan de inductiebehandeling herhaald worden. Men dient echter rekening te houden met de mogelijkheid van virale resistentie voor het geneesmiddel.
De duur van de onderhoudsbehandeling moet bepaald worden op individuele basis.
Pediatrische patiënten
De veiligheid en werkzaamheid van valganciclovir bij de behandeling van CMV-retinitis zijn niet vastgesteld in adequate en goed-gecontroleerde klinische studies bij kinderen.
Preventie van CMV-aandoening bij solide-orgaantransplantatie
Volwassenen
Bij patiënten die een niertransplantatie hebben ondergaan is de aanbevolen dosering eenmaal daags 900 mg (twee tabletten Valganciclovir Teva 450 mg), te beginnen binnen 10 dagen posttransplantatie en dient tot 100 dagen posttransplantatie voortgezet te worden. Profylaxe kan worden voortgezet tot 200 dagen posttransplantatie (zie rubrieken 4.4, 4.8 en 5.1).
Bij patiënten die een andere solide orgaantransplantatie dan een niertransplantatie hebben ondergaan, is de aanbevolen dosering eenmaal daags 900 mg (twee tabletten Valganciclovir Teva van 450 mg), te beginnen binnen 10 dagen posttransplantatie en dient tot 100 dagen posttransplantatie voortgezet te worden.
Indien mogelijk dienen de tabletten met voedsel te worden ingenomen.
Pediatrische patiënten
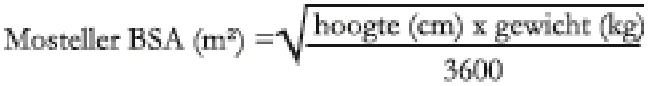
Voor kinderen in de leeftijd vanaf de geboorte, die een solide-orgaantransplantatie hebben ondergaan en die een risico lopen op het ontwikkelen van een CMV-aandoening, is de aanbevolen eenmaaldaagse dosis van Valganciclovir Teva gebaseerd op het lichaamsoppervlak (BSA) en de creatinineklaring (CrCl) afgeleid van de Schwartz-formule (CrCLS), en deze dosis wordt berekend met behulp van de onderstaande vergelijking:
Pediatrische dosis (mg) = 7 x BSA x CrCLS (zie BSA-formule van Mosteller en Schwartz creatinineklaringformule hieronder).
Als de berekende Schwartz-creatinineklaring 150 ml/min/1,73m2 overstijgt, dan moet een maximale waarde van 150 ml/min/1,73 m2 worden gebruikt in de vergelijking:

waarbij k = 0,45* voor patiënten van < 2 jaar, 0,55 voor jongens van 2 tot < 13 jaar en meisjes van 2 tot 16 jaar, en 0,7 voor jongens van 13 tot 16 jaar. Raadpleeg de dosering voor volwassenen voor patiënten ouder dan 16 jaar.
De vermelde k-waarden zijn gebaseerd op de methode van Jaffe voor het meten van serumcreatinine en kunnen een correctie nodig hebben als enzymatische methoden worden gebruikt.
* Voor sommige subpopulaties kan ook een verlaging van de k-waarde nodig zijn (bijv. bij kinderen met een laag geboortegewicht).
Voor kinderen die een niertransplantatie hebben ondergaan, moet de aanbevolen eenmaaldaagse dosering in mg (7 x BSA x CrCLS) worden gestart binnen 10 dagen posttransplantatie en worden voortgezet tot 200 dagen posttransplantatie.
Voor kinderen die een andere solide-orgaantransplantatie hebben ondergaan dan een niertransplantatie, moet de aanbevolen eenmaaldaagse dosering in mg (7x BSA x CrCLS) worden gestart binnen 10 dagen post-transplantatie en worden voortgezet tot 100 dagen posttransplantatie.
Alle berekende doses moeten worden afgerond op het dichtstbijzijnde 25 mg increment voor de werkelijke leverbare dosis. Indien de berekende dosis meer dan 900 mg is, moet een maximum dosis van 900 mg worden toegediend. De oplossing voor oraal gebruik heeft de voorkeur aangezien het hierbij mogelijk is om een dosis toe te dienen zoals berekend volgens bovenstaande formule. Valganciclovir Teva mag echter worden gebruikt indien de berekende doses binnen 10% van de beschikbare tabletdoseringen liggen en de patiënt in staat is de tabletten door te slikken. Als bijvoorbeeld de berekende dosis tussen 405 mg en 495 mg ligt, mag een tablet van 450 mg worden genomen.
Het wordt aanbevolen om de serumcreatinineniveaus regelmatig te controleren en rekening te houden met veranderingen in lengte en lichaamsgewicht en de dosis zo nodig aan te passen tijdens de profylaxeperiode.
Speciale doseringsadviezen
Pediatrische patiënten
De dosering voor kinderen die een solide-orgaantransplantatie (SOT) hebben ondergaan wordt individueel bepaald op basis van de nierfunctie van de patiënt samen met het lichaamsoppervlakte.
Ouderen
De veiligheid en de werkzaamheid zijn bij deze patiëntenpopulatie niet vastgesteld. Er zijn geen onderzoeken gedaan bij volwassenen boven de 65 jaar. Aangezien de nierfunctie achteruit gaat met de leeftijd moet bij ouderen extra gelet worden op de gesteldheid van de nieren als Valganciclovir Teva wordt toegediend (zie tabel hieronder) (zie rubriek 5.2).
Patiënten met een verminderde nierfunctie:
De serumcreatininespiegels of de geschatte creatinineklaring dient nauwgezet gecontroleerd te worden. Dosisaanpassing is nodig naar gelang van de creatinineklaring zoals in de onderstaande tabel wordt getoond (zie rubriek 4.4 en 5.2).
Een geschatte creatinineklaring (ml/min) kan worden gerelateerd aan het serumcreatinine door middel van de volgende formules:
Voor mannen = (140-leeftijd [jaren]) × (lichaamsgewicht [kg])
(72) × (0,011 × serum creatinine [[micromol/l])
Voor vrouwen = 0.85 x waarde voor mannen
| CrCl (ml/min) | Inductiedosering valganciclovir | Onderhouds-/preventiedosering valganciclovir |
|---|---|---|
| ≥ 60 | 900 mg (2 tabletten) tweemaal daags | 900 mg (2 tabletten) eenmaal daags |
| 40 – 59 | 450 mg (1 tablet) tweemaal daags | 450 mg (1 tablet) eenmaal daags |
| 25 – 39 | 450 mg (1 tablet) eenmaal daags | 450 mg (1 tablet) om de dag |
| 10 – 24 | 450 mg (1 tablet) om de dag | 450 mg (1 tablet) tweemaal per week |
| < 10 | niet aanbevolen | niet aanbevolen |
Hemodialysepatiënten
Voor hemodialysepatiënten (CrCl <10 ml/min) kan geen doseringsadvies worden gegeven. Derhalve dient Valganciclovir Teva bij deze patiënten niet gebruikt te worden (zie rubriek 4.4 en 5.2).
Patiënten met een verminderde leverfunctie:
De veiligheid en de werkzaamheid van valganciclovir zijn niet vastgesteld bij patiënten met een verminderde leverfunctie (zie rubriek 5.2).
Patiënten met ernstige leukopenie, neutropenie, anemie, trombocytopenie en pancytopenie:
Zie rubriek 4.4 alvorens met de behandeling te beginnen.
Als er een aanmerkelijke verslechtering van bloedcelaantallen optreedt tijdens de behandeling met Valganciclovir Teva, dient een behandeling met hematopoietische groeifactoren en/of onderbreking van de dosis overwogen te worden (zie rubriek 4.4).
Wijze van toediening
Valganciclovir Teva wordt oraal toegediend en dient, indien mogelijk, met voedsel te worden ingenomen (zie rubriek 5.2).
Te nemen voorzorgen voorafgaand aan gebruik of toediening van het geneesmiddel
De tabletten mogen niet worden gebroken of fijngemaakt. Daar Valganciclovir Teva als potentieel teratogeen en carcinogeen voor de mens wordt beschouwd, moet voorzichtigheid betracht worden bij het hanteren van gebroken tabletten (zie rubriek 4.4). Vermijd direct contact van gebroken of fijngemaakte tabletten met huid of slijmvliezen. Als dergelijk contact plaatsvindt, was grondig met zeep en water, spoel ogen grondig met steriel water, of schoon water indien er geen steriel water beschikbaar is.
4.3 Contra-indicaties
Valganciclovir Teva is gecontra-indiceerd bij patiënten die overgevoelig zijn voor de werkzame stof valganciclovir, ganciclovir of voor één van de in rubriek 6.1 vermelde hulpstoffen.
Valganciclovir Teva is gecontra-indiceerd tijdens de periode van borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Kruisovergevoeligheid
Door de overeenkomst in de chemische structuur van ganciclovir en die van aciclovir en penciclovir, is een kruisovergevoeligheid tussen deze geneesmiddelen mogelijk. Daarom is voorzichtigheid geboden bij het voorschrijven van Valganciclovir Teva aan patiënten met overgevoeligheid voor aciclovir of penciclovir (of voor hun respectievelijke pro-drugs, valaciclovir of famciclovir).
Mutageniteit, teratogeniteit, carcinogeniteit, vruchtbaarheid en anticonceptie
Alvorens met de valganciclovirbehandeling te beginnen, dienen patiënten over de mogelijke risico’s voor de foetus geadviseerd te worden. Uit dierstudies is gebleken dat ganciclovir mutageen, teratogeen, en carcinogeen is en de fertiliteit onderdrukt. Daarom moet Valganciclovir Teva als potentieel teratogeen en carcinogeen bij de mens beschouwd worden met de mogelijkheid dat het geboortedefecten en kanker veroorzaakt (zie rubriek 5.3). Op basis van klinisch en preklinisch onderzoek wordt het ook als aannemelijk beschouwd dat valganciclovir tijdelijk of permanent de spermatogenese remt. Vrouwen in de vruchtbare leeftijd moet aangeraden worden tijdens de behandeling en gedurende ten minste 30 dagen daarna effectieve contraceptie te gebruiken. Mannen moet aangeraden worden een condoom te gebruiken tijdens de behandeling en gedurende ten minste 90 dagen daarna, tenzij het zeker is dat de vrouwelijke partner niet de kans loopt zwanger te worden (zie rubrieken 4.6, 4.8 en 5.3).
Valganciclovir kan op de lange termijn carcinogenese en reproductietoxiciteit veroorzaken.
Myelosuppressie
Ernstige leukopenie, neutropenie, anemie, trombocytopenie, pancytopenie, beenmergfalen en aplastische anemie zijn waargenomen bij met valganciclovir (en ganciclovir) behandelde patiënten. De therapie dient niet te worden ingesteld als de absolute neutrofielentelling minder is dan 500 cellen/μl of als het aantal bloedplaatjes minder is dan 25.000/μl of de hemoglobinespiegel minder is dan 8 g/dl (zie rubrieken 4.2 en 4.8).
Indien profylaxe na 100 dagen wordt voortgezet, dient rekening te worden gehouden met het mogelijke risico op het ontwikkelen van leukopenie en neutropenie (zie rubrieken 4.2, 4.8 en 5.1).
Valganciclovir Teva dient voorzichtig te worden gebruikt bij patiënten met een reeds bestaande hematologische cytopenie of met een geneesmiddel gerelateerde hematologische cytopenie in de anamnese en bij patiënten die behandeld worden met radiotherapie.
Het wordt aangeraden het complete bloedbeeld en het aantal bloedplaatjes regelmatig te controleren tijdens de behandeling. Bij patiënten met een verminderde nierfunctie en bij kinderen kan een frequentere controle van het bloed gerechtvaardigd zijn, ten minste elke keer dat de patiënt de transplantatiekliniek bezoekt. Bij patiënten die ernstige leukopenie, neutropenie, anemie en/of trombocytopenie ontwikkelen, wordt het aanbevolen om behandeling met haematopoietische groeifactoren en/of onderbreking van de dosering te overwegen (zie rubriek 4.2).
Verschil in biologische beschikbaarheid ten opzichte van oraal ganciclovir
De biologische beschikbaarheid van ganciclovir na een enkelvoudige dosis van 900 mg valganciclovir is ongeveer 60% vergeleken met ongeveer 6% na toediening van 1.000 mg oraal ganciclovir (in de vorm van capsules). Overmatige blootstelling aan ganciclovir kan worden geassocieerd met levensbedreigende bijwerkingen. Daarom wordt geadviseerd de doseringsaanbevelingen nauwgezet te volgen indien de therapie wordt ingesteld, indien wordt overgegaan van inductiebehandeling naar onderhoudsbehandeling en bij patiënten die worden overgezet van oraal ganciclovir naar valganciclovir, omdat Valganciclovir Teva niet één op één vervangen kan worden door ganciclovir capsules. Patiënten die overgaan van ganciclovir capsules moeten gewezen worden op het risico van overdosering als zij meer dan het voorgeschreven aantal Valganciclovir Teva tabletten innemen (zie rubrieken 4.2 en 4.9).
Verminderde nierfunctie
Bij patiënten met een verminderde nierfunctie is een dosisaanpassing gebaseerd op de creatinineklaring vereist (zie rubrieken 4.2 en 5.2).
Valganciclovir Teva mag niet gebruikt worden bij hemodialysepatiënten (zie rubrieken 4.2 en 5.2).
Gelijktijdig gebruik met andere geneesmiddelen
Bij patiënten die imipenem-cilastatine en ganciclovir gebruiken zijn insulten gemeld. Valganciclovir Teva dient niet tegelijkertijd met imipenem-cilastatine te worden gebruikt, tenzij de potentiële voordelen opwegen tegen de potentiële risico's (zie rubriek 4.5).
Patiënten die behandeld worden met Valganciclovir Teva en (a) didanosine, (b) geneesmiddelen waarvan bekend is dat ze myelosuppressief zijn (bijv. zidovudine) of (c) substanties die de nierfunctie beïnvloeden, dienen nauwgezet gecontroleerd te worden op tekenen van additieve toxiciteit (zie rubriek 4.5).
De gecontroleerde klinische studie waarbij valganciclovir werd toegepast voor de profylactische behandeling van CMV-aandoeningen bij transplantaties (zie rubriek 5.1), omvatte geen patiënten die een long- of intestinale transplantatie hadden ondergaan. Derhalve is ervaring bij deze patiënten beperkt.
Hulpstof
Lactose
Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactose malabsorptie dienen dit geneesmiddel niet te gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Geneesmiddelinteracties met valganciclovir
In vivo geneesmiddelinteractiestudies met valganciclovir zijn niet uitgevoerd. Aangezien valganciclovir uitgebreid en snel wordt omgezet in ganciclovir worden geneesmiddelinteracties die worden geassocieerd met ganciclovir ook bij valganciclovir verwacht.
Farmacokinetische interacties
Probenecide
Co-medicatie van probenecide en oraal ganciclovir resulteerde in een statistisch significante vermindering van de renale ganciclovirklaring (20%), hetgeen leidde tot een statistische significante toegenomen blootstelling (40%). Deze veranderingen waren in overeenstemming met een interactiemechanisme waarbij competitie voor renale tubulaire uitscheiding optreedt. Derhalve dienen patiënten die probenicide en Valganciclovir Teva innemen, nauwgezet gecontroleerd te worden op ganciclovirtoxiciteit.
Didanosine
De plasmaconcentraties van didanosine waren consistent verhoogd wanneer het gelijktijdig met intraveneus ganciclovir werd toegediend. Bij intraveneuze doses van 5 en 10 mg/kg/dag werd een toename van de AUC van didanosine waargenomen, variërend van 38% tot 67%, wat een farmacokinetische interactie bevestigt wanneer deze middelen gelijktijdig worden gebruikt. Er was geen significant effect op de ganciclovirconcentraties. Patiënten moeten nauwgezet gecontroleerd worden op didanosinetoxiciteit, zoals pancreatitis (zie rubriek 4.4).
Andere antiretrovirale middelen
Cytochroom P450-isoenzymen spelen geen rol bij de farmacokinetiek van ganciclovir. Daarom worden farmacokinetische interacties met proteaseremmers en non-nucleoside reverse transcriptaseremmers niet verwacht.
Farmacodynamische interacties
Imipenem-cilastatine
Bij patiënten die tegelijkertijd ganciclovir en imipenem-cilastatine gebruiken zijn insulten gemeld en een farmacodynamische interactie tussen deze twee middelen kan niet worden uitgesloten. Deze geneesmiddelen dienen niet tegelijkertijd te worden gebruikt tenzij de potentiële voordelen opwegen tegen de potentiële risico's (zie rubriek 4.4).
Zidovudine
Zowel zidovudine als ganciclovir hebben de potentie om neutropenie en anemie te veroorzaken. Een farmacodynamische interactie kan optreden bij gelijktijdig gebruik van deze middelen. Sommige patiënten kunnen wellicht niet de volledige dosering van deze geneesmiddelen verdragen als ze gelijktijdig gebruikt worden (zie rubriek 4.4).
Potentiële geneesmidddelinteracties
De toxiciteit kan stijgen indien ganciclovir/valganciclovir wordt toegediend samen met andere geneesmiddelen waarvan bekend is dat ze myelosuppressief zijn of die geassocieerd worden met verminderde nierfunctie. Hieronder vallen nucleoside- (bijv. zidovudine, didanosine, stavudine) en nucleotideanalogen (bijv. tenofovir, adefovir), immunosuppressiva (bijv. ciclosporine, tacrolimus, mycofenolaatmofetil), antineoplastische geneesmiddelen (bijv. doxorubicine, vinblastine, vincristine, hydroxyureum) en anti-infectieuze geneesmiddelen (bijv. trimethoprim/sulfonamide, dapson, amfotericine B, flucytosine, pentamidine).
Derhalve mag gelijktijdig gebruik van deze geneesmiddelen met valganciclovir alleen worden overwogen als de mogelijke voordelen opwegen tegen de mogelijke risico’s (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Anticonceptie bij mannen en vrouwen
Als gevolg van de mogelijke reproductietoxiciteit en teratogeniteit moet vrouwen in de
vruchtbare leeftijd aangeraden worden tijdens de behandeling en gedurende ten minste 30 dagen daarna effectieve anticonceptie toe te passen. Mannen moet aangeraden worden een condoom te gebruiken tijdens de valganciclovirbehandeling en gedurende ten minste 90 dagen daarna, tenzij het zeker is dat de vrouwelijke partner niet zwanger kan worden (zie rubriek 4.4 en 5.3).
Zwangerschap
De veiligheid van valganciclovir voor gebruik bij zwangere vrouwen is niet vastgesteld. De actieve metaboliet, ganciclovir, passeert gemakkelijk de humane placenta. Op grond van het farmacologische werkingsmechanisme en de waargenomen reproductietoxiciteit in dierstudies met ganciclovir (zie rubriek 5.3) bestaat er een theoretisch risico op teratogeniciteit bij mensen.
Valganciclovir Teva dient tijdens de zwangerschap niet gebruikt te worden tenzij het therapeutische voordeel voor de moeder opweegt tegen het potentiële risico op teratogene schade voor de foetus.
Borstvoeding
Het is niet bekend of ganciclovir in de humane moedermelk wordt uitgescheiden, maar de mogelijkheid dat ganciclovir wordt uitgescheiden in de moedermelk en ernstige bijwerkingen bij de zuigeling veroorzaakt, kan niet uitgesloten worden. Gegevens uit dieronderzoek tonen aan dat ganciclovir wordt uitgescheiden in de melk van zogende ratten. Daarom moet de borstvoeding worden gestopt tijdens de behandeling met valganciclovir (zie rubrieken 4.3 en 5.3).
Vruchtbaarheid
Een klein klinisch onderzoek bij patiënten die een niertransplantatie hadden ondergaan en die valganciclovir kregen voor CMV-profylaxe gedurende maximaal 200 dagen liet zien dat valganciclovir een effect had op de spermatogenese, met vermindering van het aantal en de beweeglijkheid van spermacellen bij meting na het voltooien van de behandeling. Dit effect lijkt omkeerbaar te zijn;
ongeveer 6 maanden na het stoppen met valganciclovir waren het gemiddelde aantal en de beweeglijkheid van spermacellen hersteld tot waarden vergelijkbaar met die bij de onbehandelde controlegroep.
In dieronderzoek leidde ganciclovir tot verminderde vruchtbaarheid bij mannelijke en
vrouwelijke muizen. Bij klinisch relevante doseringen van ganciclovir werd de spermatogenese geremd en werd testiculaire atrofie geïnduceerd bij muizen, ratten en honden.
Op basis van klinisch en preklinisch onderzoek wordt het als waarschijnlijk geacht dat
ganciclovir (en valganciclovir) tijdelijk of permanent de humane spermatogenese remt (zie rubriek 4.4 en 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht naar de effecten op de rijvaardigheid en op het vermogen om machines te bedienen.
Bijwerkingen zoals insulten, duizeligheid en verwardheid zijn gemeld tijdens het gebruik van Valganciclovir Teva en/of ganciclovir. Als deze verschijnselen optreden, kunnen die een nadelige invloed uitoefenen op taken die alertheid vereisen, waaronder het besturen van voertuigen en het bedienen van machines.
4.8 Bijwerkingen
- a) Samenvatting van het veiligheidsprofiel
Valganciclovir is een prodrug van ganciclovir dat na orale toediening snel en uitgebreid wordt gemetaboliseerd tot ganciclovir. Bijwerkingen waarvan bekend is dat ze optreden bij het gebruik van ganciclovir, kunnen naar verwachting ook optreden bij valganciclovir. Alle bijwerkingen die werden waargenomen in klinische studies met valganciclovir, zijn voorheen waargenomen bij ganciclovir. Daarom staan bijwerkingen die optraden bij intraveneus of oraal ganciclovir (formulering niet meer beschikbaar) of bij valganciclovir vermeld in de tabel hieronder.
De ernstigste en vaakst voorkomende bijwerkingen bij patiënten die werden behandeld met ganciclovir/valganciclovir zijn hematologische reacties waaronder neutropenie, anemie en trombocytopenie – zie rubriek 4.4.
De frequenties van bijwerkingen weergegeven in de tabel zijn afkomstig van een gepoolde populatie van patiënten (n = 1.704) die een onderhoudsbehandeling kregen met ganciclovir of valganciclovir. Een uitzondering hierop zijn de frequenties van anafylactische reactie, agranulocytose en granulocytopenie, welke afkomstig zijn uit ervaringen na het op de markt komen. De bijwerkingen worden weergegeven volgens MedDRA systeem/orgaanklasse. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100 tot < 1/10), soms (≥ 1/1.000 tot < 1/100), zelden (≥ 1/10.000 tot < 1/1.000) en zeer zelden (< 1/10.000).
Het totale veiligheidsprofiel van ganciclovir/valganciclovir is vergelijkbaar voor de hiv- en transplantatiepopulaties, met uitzondering van loslaten van het netvlies dat alleen bij patiënten met CMV-retinitis is gemeld. Er zijn echter wat verschillen in de frequenties van bepaalde bijwerkingen.
Vergeleken met intraveneuze ganciclovir wordt valganciclovir geassocieerd met een grotere kans op diarree.
Koorts, candida-infecties, depressie, ernstige neutropenie (ANC < 500 cellen/μl) en huidreacties worden vaker gemeld bij patiënten met hiv. Nier- en leveraandoeningen worden vaker gemeld bij patiënten die een orgaantransplantatie hebben ondergaan.
- b) Tabel met bijwerkingen
| Systeem/orgaanklasse | Zeer vaak (≥1/10) | Vaak (≥1/100 tot <1/10) | Soms (≥1/1000 tot <1/100) | Zelden (≥1/10.000 tot < 1/1000) |
|---|---|---|---|---|
| Infecties en parasitaire aandoeningen | Candida-infecties waaronder orale candidiasis, bovenste luchtweginfec tie | Sepsis, influenza, urineweginfectie, cellulitis | ||
| Bloed- en lymfestelsel-aandoeningen | Neutropenie, anemie | Trombocytopenie, leukopenie, pancytopenie | Beenmergfalen | Aplastische anemie, agranulocytose * granulocytope nie* |
| Immuunsysteem-aandoeningen | Overgevoeligheid | Anafylactische reactie* | ||
| Voedings- en stofwisselings-stoornissen | Verminderde eetlust | Gewichtsverlies | ||
| Psychische stoornissen | Depressie, verwardheid, angst, verwardheid | Agitatie, psychotische aandoening, abnormaal denken, hallucinaties | ||
| Zenuwstelsel-aandoeningen | Hoofdpijn | Slapeloosheid, perifere neuropathie, duizeligheid, paresthesie, hypo- | Tremor | |
| esthesie, insult, dysgeusie, (smaakstoornis | ||||
| Oogaandoeningen | Verminderd zicht, loslaten van het netvlies**, glasvochtstrengetje s, pijn in het oog, conjunctivitis, maculaoedeem | |||
| Evenwichtsorgaan- en ooraandoeningen | Oorpijn | Doofheid | ||
| Hartaandoeningen | Aritmie | |||
| Bloedvataandoeningen | Hypotensie | |||
| Ademhalingsstelsel-, borstkas- en mediastinum-aandoeningen | Hoesten, dyspnoe | |||
| Maagdarmstelsel- aandoeningen | Diarree, misselijkheid, braken, buikpijn | Dyspepsie, flatulentie, pijn in de bovenbuik, obstipatie, mondulceraties, dysfagie, opgezette buik, pancreatitis | ||
| Lever- en galaandoeningen | Verhoogde alkalische fosfatase in het bloed, abnormale leverfunctie, verhoogd aspartaataminotran sferase, verhoogd alanineaminotransf erase | |||
| Huid- en onderhuidaandoeningen | Dermatitis | Nachtelijk zweten, pruritus, | Droge huid, urticaria | |
| huiduitslag, alopecia | ||||
| Skeletspierstelsel- en bindweefsel-aandoeningen | Rugpijn, myalgie, artralgie, spierspasmen | |||
| Nier- en urinewegaandoeningen | Verminderde nierfunctie, verminderde creatinineklaring, verhoogd creatinine in het bloed | Nierfalen, hematurie | ||
| Voortplantingsstelsel- en borstaandoeningen | Onvruchtbaarheid bij de man | |||
| Algemene aandoeningen en toedieningsplaats- stoornissen | Koorts, vermoeidheid | Pijn, rillingen, malaise, asthenie | Pijn op de borst | |
* De frequenties van deze bijwerkingen zijn afkomstig uit ervaringen na het op de markt komen
** Loslaten van het netvlies is alleen gemeld bij patiënten met hiv die werden behandeld voor CMVretinitis
Beschrijving van specifieke bijwerkingen
Neutropenie
Het risico op neutropenie is niet voorspelbaar op basis van het neutrofielenaantal vóór behandeling. Neutropenie treedt normaal gesproken op tijdens de eerste of tweede week van de inductiebehandeling. Het aantal cellen normaliseert normaal gesproken binnen 2 tot 5 dagen na stoppen met het geneesmiddel of dosisreductie (zie rubriek 4.4).
Trombocytopenie
Patiënten met een laag trombocytenaantal bij baseline (< 100.000 cellen/µl) hebben een verhoogd risico op het ontwikkelen van trombocytopenie. Patiënten met iatrogene immuunsuppressie vanwege behandeling met immunosuppressiva hebben een hoger risico op trombocytopenie dan patiënten met aids (zie rubriek 4.4). Ernstige trombocytopenie kan gepaard gaan met een mogelijk levensbedreigende bloeding.
Invloed van behandelduur of indicatie op bijwerkingen
Bij patiënten met CMV-retinitis (14%) die behandeld worden met valganciclovir, intraveneus of oraal ganciclovir, wordt ernstige neutropenie (ANC < 500 cellen/µl) vaker gezien dan bij patiënten die een solide- orgaantransplantatie hebben ondergaan en die valganciclovir of oraal ganciclovir krijgen. Bij patiënten die valganciclovir of oraal ganciclovir kregen tot dag 100 na de transplantatie was de incidentie van ernstige neutropenie respectievelijk 5% en 3%, terwijl de incidentie van ernstige neutropenie 10% was bij patiënten die valganciclovir kregen tot dag 200 na de transplantatie.
Bij patiënten die een solide-orgaantransplantatie hebben ondergaan en die tot dag 100 of dag 200 na de transplantatie werden behandeld met valganciclovir en oraal ganciclovir werd een hogere toename in serumcreatinine gezien vergeleken met patiënten met CMV-retinitis. Een verminderde nierfunctie is echter gebruikelijk bij solide-orgaantransplantatiepatiënten.
Het totale veiligheidsprofiel van valganciclovir veranderde niet met de uitbreiding van de profylaxe tot 200 dagen bij hoog-risico-niertransplantatiepatiënten. Leukopenie werd gerapporteerd met een iets hogere incidentie in de 200 dagen-arm, terwijl de incidentie van neutropenie, anemie en trombocytopenie vergelijkbaar was in beide armen.
- c) Pediatrische patiënten
Valganciclovir is onderzocht bij 179 pediatrische solide-orgaantransplantatiepatiënten met een risico op het ontwikkelen van een CMV-aandoening (leeftijd 3 weken tot 16 jaar) en bij 133 neonaten met een symptomatische congenitale CMV-aandoening (leeftijd 2-31 dagen), met een ganciclovir-blootstellingsduur variërend van 2 tot 200 dagen.
De meest frequent gemelde bijwerkingen bij behandeling in pediatrische klinische studies waren diarree, misselijkheid, neutropenie, leukopenie en anemie.
Bij solide-orgaantransplantatiepatiënten was het totale veiligheidsprofiel bij pediatrische patiënten en volwassenen vergelijkbaar. Neutropenie werd met een iets hogere incidentie gemeld in de twee studies uitgevoerd bij pediatrische solide-orgaantransplantatiepatiënten in vergelijking met volwassenen, maar er was geen correlatie tussen neutropenie en bijwerkingen in de vorm van een infectie bij de pediatrische populatie. Vanwege een hoger risico op cytopenieën bij neonaten en zuigelingen, dient het bloedbeeld zorgvuldig gemonitord te worden bij deze leeftijdsgroepen (zie rubriek 4.4).
Bij pediatrische niertransplantatiepatiënten werd een verlenging van de blootstelling aan valganciclovir tot maximaal 200 dagen niet geassocieerd met een algemene stijging van de incidentie van bijwerkingen. De incidentie van ernstige neutropenie (ANC < 500/μl) was hoger bij pediatrische nierpatiënten die behandeld werden tot Dag 200, in vergelijking met de kinderen die behandeld werden tot Dag 100 en in vergelijking met volwassen niertransplantatiepatiënten die behandeld werden tot Dag 100 of Dag 200 (zie rubriek 4.4).
Er zijn slechts beperkte gegevens beschikbaar bij neonaten of zuigelingen met symptomatische congenitale CMV-infectie die behandeld werden met valganciclovir, de veiligheid lijkt echter consistent te zijn met het bekende veiligheidsprofiel van valganciclovir/ganciclovir.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, Website: www.lareb.nl.
4.9 Overdosering
Ervaring met overdosering met valganciclovir en intraveneus ganciclovir
Het is te verwachten dat een overdosis valganciclovir mogelijk kan leiden tot een verhoogde niertoxiciteit (zie rubrieken 4.2 en 4.4).
Overdoseringen met intraveneus ganciclovir, waarvan sommige met fatale afloop, zijn gemeld in klinische studies en post-marketing in de klinische praktijk. Bij sommige gevallen werden geen bijwerkingen gemeld. Bij de meeste patiënten traden een of meer van de volgende bijwerkingen op:
- Hematologische toxiciteit: myelosuppressie waaronder pancytopenie, beenmergfalen, leukopenie, neutropenie, granulocytopenie.
- Levertoxiciteit: hepatitis, leverfunctiestoornis
- Niertoxiciteit: verergering van hematurie bij een patiënt met een reeds bestaande nierbeschadiging, acuut nierletsel, verhoogd creatinine.
- Gastro-intestinale toxiciteit: buikpijn, diarree, braken.
- Neurotoxiciteit: gegeneraliseerde tremor, insulten.
Hemodialyse en hydratatie kunnen van nut zijn bij het verlagen van de bloedplasmaspiegels bij patiënten die een overdosis valganciclovir hebben gekregen (zie rubriek 5.2).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antivirale middelen voor systemisch gebruik, nucleosiden en nucleotiden, exclusief reverse-transcriptaseremmers. ATC-code: J05A B14.
Werkingsmechanisme
Valganciclovir is een L-valylester (prodrug) van ganciclovir. Na orale toediening wordt valganciclovir door darm- en leveresterasen snel en uitgebreid gemetaboliseerd tot ganciclovir. Ganciclovir is een synthetisch analoog van 2'-deoxyguanosine en remt de replicatie van herpesvirussen in vitro en in vivo. Gevoelige humane virussen zijn o.a. humaan cytomegalovirus (HCMV), herpes simplex virus-1 en -2 (HSV-1 en HSV-2), humaan herpes virus-6, -7 en -8 (HHV-6, HHV-7, HHV-8), Epstein-Barr virus (EBV), varicella-zoster virus (VZV) en hepatitis B virus (HBV).
In CMV-geïnfecteerde cellen wordt ganciclovir eerst gefosforyleerd tot ganciclovirmonofosfaat door een viraal proteïnekinase, pUL97. Verdere fosforylering vindt plaats in cellulaire kinasen om ganciclovirtrifosfaat te produceren, dat dan langzaam intracellulair wordt gemetaboliseerd. Er is aangetoond dat trifosfaatmetabolisme plaatsvindt in HSV- en HCMV-geïnfecteerde cellen met halfwaardetijden van respectievelijk 18 uur en tussen 6 en 24 uur na de verwijdering van extracellulair ganciclovir. Omdat de fosforylering in grote mate afhankelijk is van het virale kinase, vindt de fosforylering van ganciclovir bij voorkeur in virusgeïnfecteerde cellen plaats.
De virusstatische activiteit van ganciclovir is het gevolg van de remming van de virale DNA-synthese door: (a) competitieve remming van de incorporatie van deoxyguanosinetrifosfaat in DNA door viraal DNA-polymerase en (b) incorporatie van ganciclovirtrifosfaat in viraal DNA hetgeen beëindiging van of zeer beperkte verdere virale DNA-elongatie veroorzaakt.
Antivirale activiteit
De in vitro antivirale activiteit, gemeten als IC50 van ganciclovir tegen CMV, ligt tussen 0,08 μM (0,02 μg/ml) en 14 μM (3,5 μg/ml).
Het klinische antivirale effect van valganciclovir is aangetoond bij de behandeling van aidspatiënten bij wie CMV-retinitis voor het eerst werd gediagnostiseerd. CMV-uitscheiding in de urine was verlaagd van 46% (32/69) van de patiënten aan het begin van de studie tot 7% van de patiënten (4/55) na 4 weken behandeling met valganciclovir
Klinische werkzaamheid en veiligheid
Volwassenen
Behandeling van CMV-retinitis:
Patiënten bij wie CMV-retinitis voor het eerst werd gediagnostiseerd, werden gerandomiseerd in één studie naar inductiebehandeling met ofwel valganciclovir 900 mg tweemaal daags, ofwel intraveneus ganciclovir 5 mg/kg tweemaal daags. Het aantal patiënten met fotografische progressie van CMV-retinitis in week 4 was vergelijkbaar in beide behandelingsgroepen, bij 7/70 en 7/71 van de patiënten trad progressie op in respectievelijk de intraveneuze ganciclovir-tak en de valganciclovir-tak.
Na de inductiebehandeling kregen alle patiënten in deze studie een onderhoudsbehandeling met valganciclovir in een dosering van eenmaal daags 900 mg. De gemiddelde (mediane) tijd van randomisatie tot progressie van de CMV-retinitis bedroeg in de groep die een inductie- en onderhoudsbehandeling met valganciclovir kreeg 226 (160) dagen en in de groep die een inductiebehandeling met intraveneus ganciclovir kreeg en een onderhoudsbehandeling met valganciclovir 219 (125) dagen.
Preventie van CMV-aandoening bij transplantatie:
Een dubbelblinde, dubbel-dummy, klinische studie met een werkzame vergelijkende stof is uitgevoerd bij hart-, lever- en niertransplantatiepatiënten (long- en gastro-intestinale transplantatiepatiënten maakten geen deel uit van de studie) met een hoog risico op een CMV-aandoening (D+/R-), die ofwel valganciclovir (900 mg eenmaal daags) ofwel oraal ganciclovir (1.000 mg driemaal daags) kregen te beginnen binnen 10 dagen na de transplantatie en tot Dag 100 na de transplantatie. De incidentie van CMV-aandoening (CMV-syndroom + weefselinvasieve ziekte) gedurende de eerste 6 maanden na transplantatie was 12,1% in de valganciclovir-tak (n=239) in vergelijking tot 15,2% in de orale ganciclovir-tak (n=125). De grote meerderheid van de gevallen trad op na beëindiging van de profylaxe (na Dag 100), waarbij de gevallen in de valganciclovir-tak in het algemeen later optraden dan die in de orale ganciclovir-tak. De incidentie van acute afstoting in de eerste 6 maanden was 29,7% bij patiënten gerandomiseerd in de valganciclovir-tak vergeleken met 36,0% in de orale ganciclovir-tak; de incidentie van transplantaatverlies was gelijk, optredend bij 0,8% van de patiënten in beide takken.
Een dubbelblinde, placebo-gecontroleerde studie is uitgevoerd bij 326 niertransplantatiepatiënten met een hoog risico op CMV-aandoening (D+/R-), om de werkzaamheid en de veiligheid te bepalen van uitbreiding van CMV-profylaxe met valganciclovir van 100 dagen naar 200 dagen na de transplantatie. Patiënten werden gerandomiseerd (1:1) om valganciclovir tabletten (900 mg eenmaal daags) binnen 10 dagen na transplantatie te krijgen ofwel tot Dag 200 na de transplantatie of tot Dag 100 na de transplantatie gevolgd door 100 dagen placebo.
Het aandeel patiënten dat CMV ontwikkelde gedurende de eerste 12 maanden na de transplantatie is in de tabel hieronder weergegeven.
Percentage niertransplantatiepatiënten met CMV-aandoening1, 12 maanden ITT populatieA
Valganciclovir 900 mg 1dd 100 Dagen (N = 163) | Valganciclovir 900 mg 1dd 200 Dagen (N = 155) | Verschil tussen behandelingsgroepen | |
|---|---|---|---|
Patiënten met aangetoonde of veronderstelde CMV-aandoening2 | 71 (43,6%) [35,8%; 51,5%] | 36 (23,2%) [16,8%; 30,7%] | 20,3% [9,9%; 30,8%] |
Patiënten met Aangetoonde CMV-aandoening | 60 (36,8%) [29,4%; 44,7%] | 25 (16,1%) [10,7%; 22,9%] | 20,7% [10,9%; 30,4%] |
1 CMV-aandoening is gedefinieerd als ofwel CMV-syndroom of als weefselinvasieve CMV.
2 Aangetoonde CMV is een klinisch bevestigd geval van CMV-aandoening. Patiënten werden verondersteld een CMV-aandoening te hebben indien er geen week-52-onderzoek en geen bevestiging van CMV-aandoening voor dit tijdstip was.
A De tot 24 maanden gevonden resultaten lagen in het verlengde van de tot 12-maanden resultaten: Aangetoonde of veronderstelde CMV-aandoening was 48,5% in de 100 dagen behandelingstak versus 34,2% bij de 200 dagen behandelingstak; het verschil tussen de behandelingsgroepen was 14,3% [3,2%; 25,3%]
Significant minder niertransplantatiepatiënten met een hoog risico ontwikkelden CMV-aandoening na CMV-profylaxe met valganciclovir tot Dag 200 na de transplantatie vergeleken met patiënten die CMV-profylaxe met valganciclovir tot Dag 100 na de transplantatie kregen.
Zowel de mate van transplantaatoverleving als de incidentie van met biopt aangetoonde acute afstoting was vergelijkbaar in beide behandelingsgroepen. De mate van transplantaatoverleving 12 maanden na de transplantatie was 98,2% (160/163) voor het 100-dagen doseringsregime en 98,1% (152/155) voor het 200-dagen doseringsregime. Tot 24 maanden na de transplantatie werden vier andere gevallen van transplantaatverlies gemeld, alle in de 100-dagen doseringsgroep. De incidentie van met biopt aangetoonde acute afstoting 12 maanden na de transplantatie was 17,2% (28/163) bij het 100-dagen doseringsregime en 11,0% (17/155) bij het 200-dagen doseringsregime. Tot 24 maanden na de transplantatie is er één ander geval gemeld bij de 200-dagen doseringsgroep.
Virusresistentie
Na chronische dosering met valganciclovir kunnen virussen resistent worden voor ganciclovir door selectie van mutaties in het virale kinasegen (UL97) dat verantwoordelijk is voor de monofosforylering van ganciclovir en/of in het virale polymerasegen (UL54). Zeven canonieke UL97 substituties in klinische isolaten, M460V/I, H520Q, C592G, A594V, L595S, C603W, zijn de meest vaak gemelde substituties geassocieerd met ganciclovir-resistentie. Virussen met mutaties in het UL97-gen zijn slechts resistent tegen ganciclovir, terwijl virussen met mutaties in het UL54-gen resistent zijn tegen ganciclovir, maar kruisresistentie kunnen vertonen tegen andere antivirale middelen die ook het virale polymerase tot doel hebben.
Behandeling van CMV-retinitis:
Genotypische analyse van CMV aanwezig in isolaten van polymorfonucleaire leukocyten (PMNL), afkomstig van 148 patiënten met CMV-retinitis uit één klinische studie, heeft aangetoond dat 2,2%, 6,5%, 12,8% en 15,3% UL97-mutaties bevatten na respectievelijk 3, 6, 12 en 18 maanden behandeling met valganciclovir.
Preventie van CMV-aandoening bij transplantatie:
Actieve vergelijkende studie
Resistentie werd onderzocht door genotypische analyse van CMV in PMNL-monsters die genomen werden i) op Dag 100 (het einde van profylaxestudie) en ii) bij van CMV-aandoening verdachte gevallen tot 6 maanden na transplantatie. Van de 245 patiënten gerandomiseerd om valganciclovir te nemen waren 198 Dag 100 monsters beschikbaar om te worden getest en er werden geen ganciclovir resistente mutaties waargenomen. Dit komt overeen met 2 ganciclovir-resistente mutaties die in de 103 geteste monsters werden gedetecteerd (1,9%) bij patiënten in de vergelijkende orale ganciclovir-tak.
Van de 245 patiënten gerandomiseerd om valganciclovir te nemen, werden monsters van 50 patiënten met verdenking op CMV-aandoening getest en er werden geen resistente mutaties waargenomen. Bij de 127 patiënten gerandomiseerd voor de vergelijkende ganciclovir-tak werden monsters van 29 patiënten met verdenking op CMV-aandoening getest, waarin twee resistente mutaties werden aangetroffen, een resistentie-incidentie opleverend van 6,9%.
Studie naar uitbreiding van profylaxe van 100 naar 200 dagen na de transplantatie
Genotypische analyse werd uitgevoerd op de UL54- en UL97-genen afkomstig van virus geëxtraheerd uit 72 patiënten die voldeden aan de criteria voor resistentie-analyse: patiënten die een positieve virale lading (>600 kopieën/ml) hadden aan het eind van de profylaxe en/of patiënten die aangetoonde CMV-aandoening hadden tot 12 maanden (52 weken) na de transplantatie. Drie patiënten in elke behandelingsgroep hadden een bekende mutatie voor ganciclovir-resistentie.
Pediatrische patiënten
Behandeling van CMV-retinitis:
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om onderzoek uit te voeren met valganciclovir bij alle subgroepen van de pediatrische patiënten voor de behandeling van infectie als gevolg van CMV bij immuungecompromitteerde patiënten (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Preventie van CMV-aandoening bij transplantatie:
Een fase II farmacokinetische en veiligheidsstudie bij kinderen die een solide-orgaantransplantaat kregen (leeftijd van 4 maanden tot 16 jaar, n= 63) en valganciclovir eenmaal daags tot 100 dagen volgens het pediatrische doseringsschema (zie rubriek 4.2) toegediend kregen, liet eenzelfde blootstelling zien als bij volwassenen (zie rubriek 5.2). De patiënten werden tot 12 weken na behandeling gevolgd. CMV D/R serologische status op baseline was D+/R- bij 40%; D+/R+ bij 38%; D-/R+ bij 19% en D-/R- bij 3% van de gevallen. De aanwezigheid van een CMV-infectie werd bij 7 patiënten gemeld. De waargenomen bijwerkingen waren van dezelfde aard als die bij volwassenen (zie rubriek 4.8).
Een fase IV-tolerantiestudie bij pediatrische niertransplantatiepatiënten (1 tot 16 jaar oud, n=57) die eenmaal daags valganciclovir kregen toegediend gedurende maximaal 200 dagen volgens het doseringsschema (zie rubriek 4.2), resulteerde in een lage incidentie van CMV. De patiënten werden tot 24 weken na de behandeling gevolgd. CMV D/R serologiestatus op baseline was D+/R+ bij 45%, D+/R- bij 39%, D-/R+ bij 7%, D-/R- bij 7% en ND/R+ bij 2% van de gevallen. CMV-viremie werd gemeld bij 3 patiënten en er was een vermoeden van een voorval van CMV-syndroom bij één patiënt, maar dit werd niet bevestigd door het centrale laboratorium door middel van CMV-PCR. De waargenomen bijwerkingen waren van dezelfde aard als die bij volwassenen (zie rubriek 4.8).
Deze gegevens ondersteunen de extrapolatie van gegevens over de werkzaamheid van volwassenen naar kinderen en voorziet in aanbevelingen voor de dosering aan kinderen.
Een fase I-studie naar de farmacokinetiek en veiligheid bij harttransplantatiepatiënten (in de leeftijd van 3 weken tot 125 dagen, n=14) die op 2 opeenvolgende dagen een eenmaaldaagse dosis valganciclovir kregen toegediend volgens het pediatrische doseringsschema (zie rubriek 4.2), liet blootstellingen zien die gelijk waren aan die bij volwassenen (zie rubriek 5.2). De patiënten werden tot 7 dagen na de behandeling gevolgd. Het veiligheidsprofiel was consistent met andere studies bij kinderen en volwassenen, hoewel de patiëntenaantallen en de blootstelling aan valganciclovir beperkt waren in deze studie.
Congenitale CMV
De werkzaamheid en veiligheid van ganciclovir en/of valganciclovir zijn onderzocht in twee studies bij neonaten en zuigelingen met congenitale symptomatische CMV-infectie.
In de eerste studie werden de farmacokinetiek en veiligheid van een enkele dosis valganciclovir (doseringsbereik 14-16-20 mg/kg/dosis) onderzocht bij 24 neonaten (in de leeftijd van 8 tot 34 dagen) met symptomatische congenitale CMV-aandoening onderzocht (zie rubriek 5.2). De neonaten kregen 6 weken antivirale behandeling, waarvan bij 19 van de 24 patiënten tot 4 weken oraal valganciclovir werd toegediend en de laatste 2 weken intraveneus ganciclovir werd toegediend. De 5 andere patiënten werden bijna de gehele studieperiode behandeld met intraveneus ganciclovir. In de tweede studie werden de werkzaamheid en veiligheid onderzocht van zes weken versus zes maanden behandeling met valganciclovir bij 109 kinderen van 2 tot 30 dagen oud met symptomatische congenitale CMV-aandoening. Alle kinderen kregen oraal valganciclovir in een dosis van 16 mg/kg tweemaal daags gedurende 6 weken. Na 6 weken behandeling werden de zuigelingen 1:1 gerandomiseerd om de behandeling met valganciclovir in dezelfde dosis voort te zetten of een vergelijkbare placebo te krijgen om de 6 maanden behandeling af te maken.
Deze behandelingsindicatie wordt op dit moment niet aanbevolen voor valganciclovir. Het ontwerp van de studies en de verkregen resultaten zijn te beperkt om een gedegen conclusie omtrent de werkzaamheid en de veiligheid van valganciclovir te kunnen trekken.
5.2 Farmacokinetische eigenschappen
De farmacokinetische eigenschappen van valganciclovir zijn geëvalueerd bij HIV- en CMV-seropositieve patiënten, bij patiënten met AIDS en CMV-retinitis en bij patiënten die een solide-orgaantransplantatie hebben ondergaan.
De evenredigheid van de dosis met betrekking tot de AUC van ganciclovir, na toediening van valganciclovir bij doses van 450 tot 2625 mg, werd alleen aangetoond onder niet nuchtere condities.
Absorptie
Valganciclovir is een prodrug van ganciclovir. Het wordt goed geabsorbeerd in het maagdarmkanaal en snel en uitgebreid gemetaboliseerd in de darmwand en lever tot ganciclovir. De systemische blootstelling aan valganciclovir is van voorbijgaan de aard en laag. De biologische beschikbaarheid van ganciclovir, afkomstig van de oraal toegediende valganciclovir, is ongeveer 60% in alle bestudeerde patiëntenpopulaties en de daaruit voortvloeiende blootstelling aan ganciclovir is gelijk aan die na intraveneuze toediening van ganciclovir (zie hieronder). Ter vergelijking: de biologische beschikbaarheid van ganciclovir na toediening van 1000 mg oraal ganciclovir (in de vorm van capsules) is 6-8%.
Valganciclovir bij HIV+, CMV+patiënten
Systemische blootstelling van HIV+, CMV+ patiënten na tweemaaldaagse toediening gedurende een week van ganciclovir en valganciclovir:
| Parameter | Ganciclovir (5 mg/kg, i.v.) n = 18 | Valganciclovir (900 mg, p.o.) n = 25 | |
|---|---|---|---|
| Ganciclovir | Valganciclovir | ||
| AUC(0 - 12 u) (μg.u/ml) | 28,6 ± 9,0 | 32,8 ± 10,1 | 0,37 ± 0,22 |
| Cmax (μg/ml) | 10,4 ± 4,9 | 6,7 ± 2,1 | 0,18 ± 0,06 |
Het is aangetoond dat de effectiviteit van ganciclovir bij toename van de tijd-tot-progressie van CMV-retinitis correleert met de systemische blootstelling (AUC).
Valganciclovir bij patiënten die een solide-orgaantransplantatie hebben ondergaan
Systemische blootstelling aan ganciclovir bij steady state na dagelijkse orale toediening van ganciclovir en valganciclovir bij patiënten die een solide-orgaantransplantatie hebben ondergaan is:
| Parameter | Ganciclovir (1000 mg driemaal daags.) n = 82 | Valganciclovir (900 mg, eenmaal daags) n = 161 |
|---|---|---|
| Ganciclovir | ||
| AUC(0 - 24 u) (μg.u/ml) | 28,0 ± 10,9 | 46,3 ± 15,2 |
| Cmax (μg/ml) | 1,4 ± 0,5 | 5,3 ± 1,5 |
De systemische blootstelling aan ganciclovir bij hart-, nier- en levertransplantatiepatiënten was gelijk na orale toediening van valganciclovir volgens het nierfunctie doseringsalgoritme.
Effect van voedsel:
Indien valganciclovir met voedsel werd toegediend in de aanbevolen dosis van 900 mg, werden hogere waarden gezien voor zowel de gemiddelde ganciclovir AUC (ongeveer 30%) als de gemiddelde ganciclovir Cmax-waarden (ongeveer 14%) dan in nuchtere toestand. Ook neemt de interindividuele variatie in blootstelling aan ganciclovir af indien valganciclovir met voedsel wordt ingenomen. In klinische studies is valganciclovir uitsluitend met voedsel toegediend. Daarom wordt het aangeraden om valganciclovir met voedsel toe te dienen (zie rubriek 4.2).
Distributie
Wegens snelle omzetting van valganciclovir in ganciclovir is de eiwitbinding van valganciclovir niet bepaald. Het steady state verdelingsvolume (Vd) van ganciclovir na intraveneuze toediening was 0,680 ± 0,161 l/kg (n=114). Het distributievolume van intraveneus toegediende ganciclovir is gecorreleerd aan het lichaamsgewicht met waarden voor ‘steady state’ distributievolume variërend van 0,54 tot 0,87 l/kg. Ganciclovir penetreert in het cerebrospinale vocht. De plasma-eiwitbinding van ganciclovir is 1-2% bij concentraties van 0,5 en 51 µg/ml.
Biotransformatie
Valganciclovir wordt snel en uitgebreid gemetaboliseerd tot ganciclovir; er werden geen andere metabolieten gedetecteerd. Ganciclovir wordt niet in significante mate gemetaboliseerd.
Eliminatie
Na toediening van oraal valganciclovir wordt het geneesmiddel snel gehydrolyseerd tot ganciclovir. De eliminatie van ganciclovir uit de systemische circulatie geschiedt via glomerulaire filtratie en actieve tubulaire secretie. Bij patiënten met normale nierfunctie wordt meer dan 90% van het intraveneus toegediende ganciclovir binnen 24 uur onveranderd in de urine teruggevonden. Na toediening van valganciclovir aan patiënten met normale nierfunctie namen de post-piekplasmaconcentraties van ganciclovir af met een halfwaardetijd variërend van 0,4 tot 2,0 uur.
Farmacokinetiek in speciale klinische situaties
Pediatrische patiënten
In een fase II-studie naar de farmacokinetiek en veiligheid bij kinderen die een solide-orgaantransplantaat kregen (in de leeftijd van 4 maanden tot 16 jaar, n= 63) werd valganciclovir eenmaal daags tot 100 dagen gegeven. Farmacokinetische parameters waren gelijk bij de verschillende organen en leeftijden en vergelijkbaar met de parameters bij de volwassenen. Populatie farmacokinetische modellering suggereerde dat de biologische beschikbaarheid ongeveer 60% was. De klaring werd positief beïnvloed door zowel lichaamsoppervlak als de nierfunctie.
In een fase-I studie naar de farmacokinetiek en veiligheid bij kinderen na een harttransplantatie (in de leeftijd van 3 weken tot 125 dagen, n = 14), werd valganciclovir eenmaal daags gedurende twee studiedagen gegeven. De populatiefarmacokinetiek schatte dat de gemiddelde biologische beschikbaarheid 64% was.
Een vergelijking van de resultaten van deze twee studies en de farmacokinetische resultaten van de volwassenen populatie toont dat de spreiding van de waarden voor AUC0-24u zeer vergelijkbaar was in alle leeftijdsgroepen, inclusief volwassenen. Gemiddelde waarden voor AUC0-24u en Cmax waren ook vergelijkbaar tussen de pediatrische leeftijdsgroepen van <12 jaar oud, hoewel er een trend was van dalende gemiddelde waarden voor AUC0-24u en Cmax onder de gehele pediatrische leeftijdsgroep, die leek te correleren met toenemende leeftijd. Deze trend was duidelijker voor de gemiddelde waarden van de klaring en de halfwaardetijd (t1/2); maar dit is te verwachten omdat de klaring wordt beïnvloed door veranderingen in gewicht, lengte en nierfunctie die wordt geassocieerd met de groei van de patiënt, zoals blijkt uit populatie-farmacokinetische modellen.
De volgende tabel geeft een samenvatting van de door het model geschatte spreiding van AUC0-24u voor ganciclovir uit deze twee studies, en ook de waarden voor het gemiddelde en de standaarddeviatie voor AUC0-24u, Cmax, CL en t1/2 voor de relevante pediatrische leeftijdsgroepen, vergeleken met de gegevens voor volwassenen:
| PK Parameter | Volwassenen* | Kinderen | |||
|---|---|---|---|---|---|
≥ 18 jaar (n=160) | < 4 maanden (n=14) | 4 maanden - ≤ 2 jaar (n=17) | > 2 - < 12 jaar (n=21) | ≥ 12 jaar – 16 jaar (n=25) | |
| AUC0-24u (μg.uur/ml) | 46,3 ± 15,2 | 68,1 ± 19,8 | 64,3 ± 29,2 | 59,2 ± 15,1 | 50,3 ± 15,0 |
| Bereik AUC0-24u | 15,4 – 116,1 | 34 - 124 | 34 – 152 | 36 – 108 | 22 – 93 |
| Cmax (μg/ml) | 5,3 ± 1,5 | 10,5 ± 3,36 | 10,3 ± 3,3 | 9,4 ± 2,7 | 8,0 ± 2,4 |
| Klaring (l/uur) | 12,7 ± 4,5 | 1,25 ± 0,473 | 2,5 ± 2,4 | 4,5 ± 2,9 | 6,4 ± 2,9 |
| t1/2 (uur) | 6,5 ± 1,4 | 1,97 ± 0,185 | 3,1 ±1,4 | 4,1 ± 1,3 | 5,5 ± 1,1 |
*Geëxtraheerd uit studierapport PV 16000
De eenmaaldaagse dosis van valganciclovir in de twee studies die hierboven beschreven worden, was gebaseerd op lichaamsoppervlak (BSA) en creatinineklaring (CrCl) afgeleid van een aangepaste Schwartz-formule, en was berekend met gebruikmaking van het doseringsschema zoals weergegeven in rubriek 4.2.
De farmacokinetiek van ganciclovir na toediening van valganciclovir werd ook onderzocht in twee studies bij neonaten en zuigelingen met symptomatische congenitale CMV-aandoening. In de eerste studie kregen 24 neonaten in de leeftijd van 8 tot 34 dagen tweemaal daags 6 mg/kg intraveneus ganciclovir toegediend. Daarna werden patiënten behandeld met oraal valganciclovir, waarbij de dosis valganciclovir poeder voor drank varieerde van 14 mg/kg tot 20 mg/kg tweemaal daags; de totale behandelduur was 6 weken. Een tweemaaldaagse dosis van 16 mg/kg valganciclovir poeder voor drank voorzag in een vergelijkbare blootstelling aan ganciclovir als een tweemaaldaagse dosis van 6 mg/kg intraveneus ganciclovir in neonaten, en bereikte tevens een ganciclovir-blootstelling vergelijkbaar met de effectieve volwassen intraveneuze dosis van 5 mg/kg.
In de tweede studie kregen 109 neonaten in de leeftijd van 2 tot 30 dagen tweemaal daags 16 mg/kg valganciclovir poeder voor drank toegediend gedurende 6 weken en vervolgens werden 96 van de 109 deelnemende patiënten gerandomiseerd om gedurende 6 maanden valganciclovir of placebo toegediend te krijgen. De gemiddelde AUC0-12u was echter lager in vergelijking tot de gemiddelde AUC0-12u waarden uit de eerste studie. De volgende tabel laat de gemiddelde waarden voor AUC, Cmax en t1/2 zien, inclusief de standaarddeviaties vergeleken met de data van volwassenen.
| PK Parameter | Volwassenen | Kinderen (neonaten en zuigelingen) | ||
|---|---|---|---|---|
5 mg/kg GAN Enkele dosis (n=8) | 6 mg/kg GAN Tweemaal daags (n=19) | 16 mg/kg VAL Tweemaal daags (n=19) | 16 mg/kg VAL Tweemaal daags (n=100) | |
| AUC0-∞ (mg.uur/l) | 25,4 ± 4,32 | - | - | - |
| AUC12u (mg.uur/l) | - | 38,25 ± 42,7 | 30,1 ± 15,1 | 20,85 ± 5,40 |
| Cmax (μg/ml) | 9,03 ± 1,26 | 12,9 ± 21,5 | 5,44 ± 4,04 | - |
| t1/2 (u) | 3,32 ± 0,47 | 2,52 ± 0,55 | 2,98 ± 1,26 | 2,98 ± 1,12 |
GAN = intraveneus ganciclovir
VAL = oraal valganciclovir
Deze gegevens zijn te beperkt om conclusies te trekken met betrekking tot de werkzaamheid of om dosisaanbevelingen te doen voor pediatrische patiënten met congenitale CMV-infecties.
Ouderen
Er zijn geen farmacokinetiekonderzoeken met valganciclovir of ganciclovir uitgevoerd bij volwassenen boven de 65 jaar (zie rubriek 4.2).
Patiënten met een verminderde nierfunctie
De farmacokinetiek van ganciclovir na een enkelvoudige orale dosis van 900 mg valganciclovir werd onderzocht bij 24 verder gezonde individuen met verminderde nierfunctie.
De farmacokinetiek-parameters van ganciclovir na een enkelvoudige orale dosis van 900 mg valganciclovir tabletten bij patiënten met verschillende gradaties van verminderde nierfunctie:
| Geschatte creatinineklari ng (ml/min) | n | Schijnbare klaring (ml/min) Gemiddelde ± SD | AUClast (μg∙uur/ml) Gemiddelde ± SD | Halfwaard etijd (uur) Gemiddeld e ± SD |
|---|---|---|---|---|
| 51-70 | 6 | 249 ± 99 | 49,5 ± 22,4 | 4,85 ± 1,4 |
| 21-50 | 6 | 136 ± 64 | 91,9 ± 43,9 | 10,2 ± 4,4 |
| 11-20 | 6 | 45 ± 11 | 223 ± 46 | 21,8 ± 5,2 |
| ≤10 | 6 | 12.8 ± 8 | 366 ± 66 | 67,5 ± 34 |
Een afnemende nierfunctie leidde tot een verminderde klaring van ganciclovir afkomstig van valganciclovir, met een overeenkomstige toename van de terminale halfwaardetijd. Daarom is dosisaanpassing vereist bij patiënten met een verminderde nierfunctie (zie rubriek 4.2 en 4.4).
Hemodialysepatiënten
Voor hemodialysepatiënten kunnen geen doseringsadviezen worden gegeven voor valganciclovir 450 mg filmomhulde tabletten. Dit komt omdat een vereiste dosis valganciclovir bij deze patiënten minder is dan de sterkte van 450 mg van de tablet. Daarom mogen 450 mg valganciclovir filmomhulde tabletten bij deze patiënten niet gebruikt worden (zie rubriek 4.2 en 4.4).
Patiënten met stabiele levertransplantatie
De farmacokinetiek van ganciclovir, afkomstig van valganciclovir, werd onderzocht bij patiënten met stabiele levertransplantatie in een open-label, 4-delig, cross-over-onderzoek (n = 28). De biologische beschikbaarheid van ganciclovir, afkomstig van valganciclovir, na een enkelvoudige dosis van 900 mg valganciclovir was ongeveer 60% onder niet-nuchtere condities. De AUC0-24h van ganciclovir was vergelijkbaar met de waarde die bereikt wordt met 5 mg/kg intraveneus toegediende ganciclovir bij levertransplantatiepatiënten.
Patiënten met een verminderde leverfunctie
De veiligheid en werkzaamheid van Valganciclovir tabletten zijn niet onderzocht bij patiënten met een verminderde leverfunctie. Een verminderde leverfunctie zou geen invloed moeten hebben op de farmacokinetiek van ganciclovir omdat het renaal wordt uitgescheiden, en daarom worden er geen specifieke dosisaanbevelingen gedaan.
Patiënten met cystische fibrose
In een fase I-studie naar de farmacokinetiek bij patiënten na een longtransplantatie met of zonder cystische fibrose (CF), kregen 31 patiënten (16 CF/15 niet-CF) na de transplantatie een profylaxe in de vorm van 900 mg/dag valganciclovir toegediend. De studie gaf aan dat cystische fibrose geen statistisch significante invloed had op de totale gemiddelde systemische blootstelling aan ganciclovir bij patiënten na een longtransplantatie. Bij patiënten na een longtransplantatie was de blootstelling aan ganciclovir vergelijkbaar met de blootstelling die werkzaam was gebleken bij de preventie van CMV-aandoening bij patiënten na een ander type solide-orgaantransplantatie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Valganciclovir is een prodrug van ganciclovir en daarom gelden de bij ganciclovir waargenomen effecten in gelijke mate voor valganciclovir. De toxiciteit van valganciclovir in preklinische veiligheidsstudies was dezelfde als die bij ganciclovir werd gezien en werd geïnduceerd bij ganciclovir-blootstellingsniveaus die vergelijkbaar waren met, of lager waren dan die bij de humane inductiedosis.
Deze bevindingen waren gonadotoxiciteit (testiculair celverlies) en nefrotoxiciteit (uremie, celdegeneratie), die irreversibel waren, myelotoxiciteit (anemie, neutropenie, lymfocytopenie) en gastrointestinale toxiciteit (celnecrose in de mucosa), die reversibel waren.
Ganciclovir was mutageen in muizenlymfoomcellen en clastogeen in zoogdiercellen. Dergelijke resultaten komen overeen met de positieve resultaten van een carcinogeniteitsonderzoek met ganciclovir bij muizen. Ganciclovir is potentieel carcinogeen.
Andere studies hebben aangetoond dat ganciclovir teratogeen en embryotoxisch is, de spermatogenese remt (d.w.z. het remt de mannelijke fertiliteit) en de vrouwelijke fertiliteit onderdrukt.
Gegevens uit dieronderzoek tonen aan dat ganciclovir wordt uitgescheiden in de melk van zogende ratten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern:
Microkristallijne cellulose (E460(i))
Mannitol (E421)
Magnesiumstearaat (E470b)
Colloidaal siliciumdioxide anhydraat (E551)
Crospovidon, type A (E1202).
Tablet filmomhulling:
Opadry II 32K54870 Rose bevattende:
Hypromellose (E464)
Titaniumdioxide (E171)
Lactosemonohydraat
Triacetine (E1518)
Rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing
6.3 Houdbaarheid
3 jaar
Voor flessen:
Het geneesmiddel dient te worden gebruikt binnen 9 maanden na het aanbreken van de fles.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
PVC/Aclar/PVC//Aluminium blisters.
Verpakkingsgrootten: 10, 30 en 30x1, 60 en 60x1 tabletten
60 ml witte flessen van hoge-dichtheid polyethyleen (HDPE) met een busje met vocht-absorberend middel (3 g) en polypropyleen (PP) kinderveilige sluitingen.
100 ml witte flessen van polyethyleen met hoge dichtheid (HDPE) met een busje met vocht-absorberend middel (3 g) en polypropyleen (PP) kinderveilige sluitingen.
Verpakkingsgrootten:
60 ml HDPE flessen: 30 filmomhulde tabletten
100 ml HDPE flessen: 60 filmomhulde tabletten
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Teva Nederland BV
Swensweg 5
2031 GA Haarlem
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 113165
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 12 februari 2014
Datum van laatste verlenging: 20 januari 2019
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.2 t/m 5.3 en 6.1: 17 december 2021
1121.6v.FN