


SmPC (samenvatting van de productkenmerken) - Vafseo
1. NAAM VAN HET GENEESMIDDEL
Vafseo 150 mg filmomhulde tabletten
Vafseo 300 mg filmomhulde tabletten
Vafseo 450 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Vafseo 150 mg filmomhulde tabletten
Elke filmomhulde tablet van 150 mg bevat 150 mg vadadustat
Vafseo 300 mg filmomhulde tabletten
Elke filmomhulde tablet van 300 mg bevat 300 mg vadadustat
Vafseo 450 mg filmomhulde tabletten
Elke filmomhulde tablet van 450 mg bevat 450 mg vadadustat
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet
Vafseo 150 mg filmomhulde tabletten
Ronde, witte tabletten met een diameter van 8 mm en de inscriptie 'VDT' aan de ene kant en '150' aan de andere kant.
Vafseo 300 mg filmomhulde tabletten
Ovale, gele tabletten van 8 mm breed en 13 mm lang met de inscriptie 'VDT' aan de ene kant en '300' aan de andere kant.
Vafseo 450 mg filmomhulde tabletten
Ovale, roze tabletten van 9 mm breed en 15 mm lang met de inscriptie 'VDT' aan de ene kant en '450' aan de andere kant.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vafseo is geïndiceerd voor de behandeling van symptomatische anemie bij chronische nierziekte (chronic kidney disease, CKD) bij volwassenen die chronische onderhoudsdialyse krijgen.
4.2 Dosering en wijze van toediening
De behandeling met vadadustat moet worden ingesteld door een arts die ervaring heeft met de behandeling van anemie. Alle andere oorzaken van anemie moeten worden beoordeeld voordat de behandeling met Vafseo wordt ingesteld en wanneer wordt overwogen om de dosis te verhogen.
De symptomen en sequelae van anemie kunnen variëren met leeftijd, geslacht en algehele ziektelast. Het klinische verloop en de toestand van de individuele patiënt moeten worden beoordeeld door een arts. Naast de aanwezigheid van symptomen van anemie kunnen criteria zoals de mate waarin de hemoglobineconcentratie (Hb) daalt, eerdere respons op ijzertherapie en het risico dat een transfusie van rode bloedcellen nodig is, overwogen worden bij het beoordelen van het klinische verloop en de toestand van de individuele patiënt.
Dosering
Beoordeling voorafgaand aan toediening
Beoordeling van ijzervoorraden en voedingsfactoren
Bij alle patiënten moet de ijzerstatus worden beoordeeld vóór en tijdens de behandeling. Aanvullende ijzertherapie moet worden toegediend bij serumferritine < 100 mcg/l of serumtransferrineverzadiging < 20%.
Aanvang van de behandeling
De aanbevolen startdosis is 300 mg eenmaal daags. Verhoog de dosis niet vaker dan eenmaal om de 4 weken. Dosisverlagingen kunnen vaker plaatsvinden.
Patiënten die overschakelen van een erytropoëse-stimulerend middel (erythropoiesis-stimulating agent, ESA)
Wanneer van een ESA wordt overgeschakeld op Vafseo is de aanbevolen startdosis 300 mg eenmaal daags.
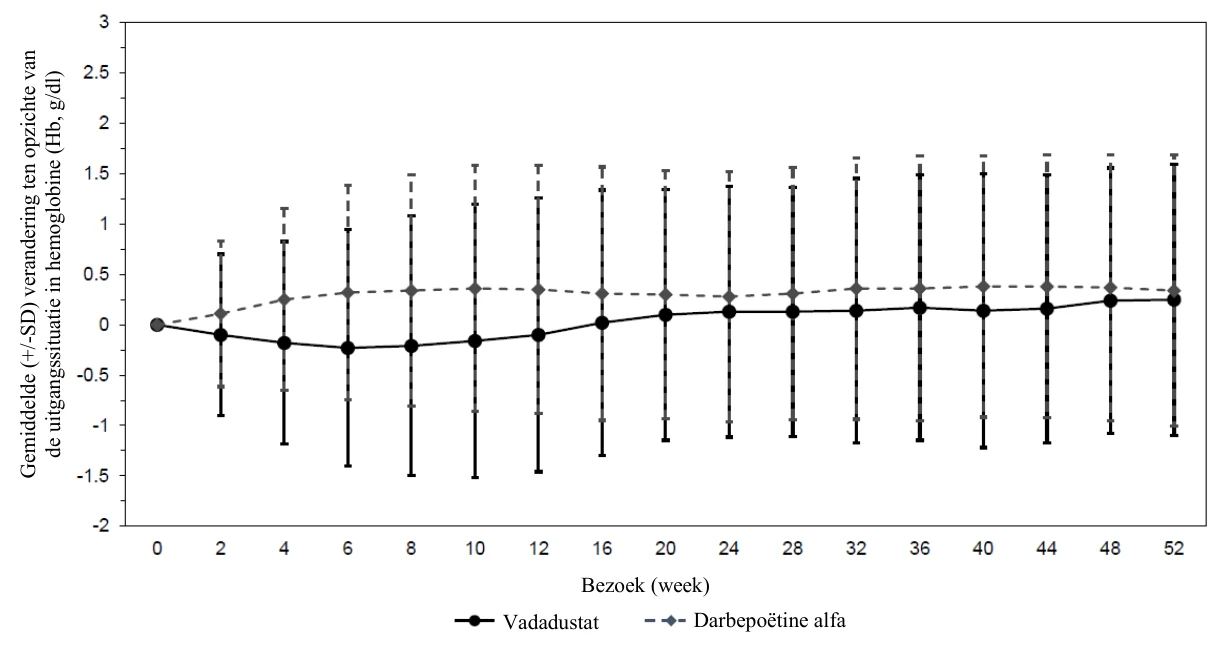
Patiënten die overschakelen van een hoge dosis ESA in de uitgangssituatie kunnen een initiële verlaging van de Hb-concentratie ervaren voordat de Hb-concentratie geleidelijk stijgt naar de waarde in de uitgangssituatie tegen week 16 tot 20 (zie rubriek 5.1 voor het verloop van Hb tijdens de behandeling in afzonderlijke onderzoeken). Gezien het Hb tijdens de behandeling met Vafseo geleidelijk stijgt, kan een noodbehandeling in de vorm van een transfusie van rode bloedcellen of behandeling met ESA worden overwogen tijdens de overgangsfase, als de Hb-waarden onder 9,0 g/dl dalen of als de respons niet aanvaardbaar wordt geacht (zie rubriek 4.4). Bij patiënten die een transfusie met rode bloedcellen krijgen, wordt aanbevolen de behandeling met Vafseo tijdens de transfusieperiode voort te zetten. De behandeling met Vafseo moet worden onderbroken bij patiënten die tijdelijke noodbehandeling met ESA krijgen en kan worden hervat bij Hb-waarden ≥ 10 g/dl. Afhankelijk van de ESA die wordt toegediend, moet de onderbreking van de behandeling met Vafseo worden verlengd tot:
- 2 dagen na de laatste dosis epoëtine
- 7 dagen na de laatste dosis darbepoëtine alfa
- 14 dagen na de laatste dosis methoxypolyethyleenglycolepoëtine bèta. Na de noodbehandeling met ESA moet de behandeling met Vafseo worden hervat met de vorige dosis of één dosis hoger, gevolgd door een titratie volgens de richtsnoeren voor dosistitratie die hieronder in deze rubriek worden gegeven.
Dosistitratie
Wanneer de behandeling wordt opgestart of aangepast, moet de Hb-concentratie om de twee weken worden gecontroleerd totdat deze stabiel is, en daarna ten minste elke maand. Dosisaanpassingen moeten gebeuren in stappen van 150 mg binnen het bereik van 150 mg tot een maximale aanbevolen dagelijkse dosering van 600 mg om een Hb-concentratie tussen 10 tot 12 g/dl te bereiken of te handhaven. Verhoog de dosis niet vaker dan eenmaal om de 4 weken. Dosisverlagingen kunnen vaker plaatsvinden.
De behandeling mag niet langer dan 24 weken worden voortgezet wanneer er geen klinisch betekenisvolle stijging van de Hb-concentratie wordt bereikt. In dat geval moeten andere verklaringen voor onvoldoende respons worden gezocht en behandeld voordat de behandeling met Vafseo wordt hervat (zie tabel 1).
Tabel 1: Dosistitratie van Vafseo
| Verandering in Hb-waarde | Lager dan 10 g/dl | 10 tot 12 g/dl | Hoger dan 12 g/dl maar lager dan 13 g/dl | 13 g/dl of hoger |
Geen stijging van Hb groter dan 1 g/dl in 2 weken of groter dan 2 g/dl in 4 weken | verhoging met 150 mg indien geen dosisverhoging in de afgelopen 4 weken | Behoud de dosis | verlaging met 150 mg | Onderbreek de toediening van Vafseo totdat het Hb lager dan of gelijk aan 12 g/dl is. Hervat daarna de toediening met een dosis die 150 mg lager is dan de dosis vóór de onderbreking. Als de patiënt vóór de onderbreking een dosis van 150 mg kreeg, wordt de toediening hervat met 150 mg. |
Stijging van Hb groter dan 1 g/dl in 2 weken of groter dan 2 g/dl in 4 weken | verlaging met150 mg of behoud* de dosis | verlaging met 150 mg of behoud* de dosis | verlaging met 150 mg |
* Bij een enkele Hb-waarde is een dosisverlaging mogelijk niet nodig.
Controle
Wanneer de behandeling wordt opgestart of aangepast, moet de Hb-concentratie om de twee weken worden gecontroleerd totdat deze stabiel is, en daarna ten minste elke maand.
Alanineaminotransferase (ALAT), aspartaataminotransferase (ASAT) en bilirubine moeten worden gemeten vóór aanvang van de behandeling met Vafseo, maandelijks gedurende drie maanden na aanvang en daarna wanneer dit klinisch is aangewezen (zie rubriek 4.4).
Gemiste dosis
Als een dosis wordt gemist, moeten patiënten de dosis innemen zodra zij er diezelfde dag aan denken en vervolgens moeten zij de volgende dosis de volgende dag op het gebruikelijke tijdstip innemen. Patiënten mogen geen dubbele dosis innemen.
Speciale populaties
Ouderen
Er wordt geen dosisaanpassing aanbevolen voor oudere patiënten (zie rubriek 5.2).
Nierfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een nierfunctiestoornis (zie rubriek 5.2).
Leverfunctiestoornis
Er is geen dosisaanpassing nodig bij patiënten met een lichte of matige leverfunctiestoornis. Vafseo wordt niet aanbevolen voor gebruik bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) aangezien de veiligheid en werkzaamheid niet zijn beoordeeld bij deze populatie (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Vafseo bij pediatrische patiënten zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
De filmomhulde tablet wordt oraal met of zonder voedsel toegediend en moet zonder kauwen in zijn geheel worden doorgeslikt.
Vafseo kan op elk moment vóór, tijdens of na de dialyse worden ingenomen.
Vafseo moet ten minste 1 uur vóór orale ijzersupplementen en producten met ijzer of ijzerbevattende fosfaatbinders als hoofdbestanddeel, worden toegediend. Aangezien vadadustat een chelaat kan vormen met multivalente kationen, moet Vafseo ten minste 1 uur vóór of 2 uur na niet-ijzerbevattende fosfaatbinders of andere geneesmiddelen met multivalente kationen zoals calcium, magnesium of aluminium als hoofdbestanddeel, worden toegediend (zie rubriek 4.5).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Cardiovasculair risico en risico op mortaliteit
In gecontroleerde klinische onderzoeken hadden patiënten met dialyseafhankelijke (dialysis-dependent, DD) CKD die met Vafseo werden behandeld risico’s op overlijden, hartinfarct en beroerte die vergelijkbaar zijn met darbepoëtine alfa (zie rubriek 5.1).
Patiënten met tekenen en symptomen van ernstige cardiovasculaire bijwerkingen of beroerte moeten onmiddellijk worden onderzocht en behandeld volgens de zorgstandaard. Het besluit om de behandeling te onderbreken of te stoppen, moet gebaseerd zijn op een afweging van de voordelen en risico's voor de individuele patiënt.
Trombo-embolische voorvallen
Trombo-embolische voorvallen werden zeer vaak gemeld bij patiënten in twee klinische onderzoeken naar CKD met actieve controle (zie rubriek 4.8). Patiënten met reeds bestaande risicofactoren voor trombo-embolie en een voorgeschiedenis van trombo-embolie (bijv. diepe veneuze trombose, longembolie, cerebrovasculair accident) moeten daarom nauwlettend worden gecontroleerd.
Patiënten met tekenen en symptomen van trombo-embolie moeten onmiddellijk worden onderzocht en behandeld volgens de zorgstandaard. Het besluit om de behandeling te onderbreken of te stoppen, moet gebaseerd zijn op een afweging van de voordelen en risico's voor de individuele patiënt.
Leverfunctiestoornis
Vafseo wordt niet aanbevolen voor gebruik bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) (zie rubriek 4.2 en 5.2).
Hepatotoxiciteit
Er is melding gemaakt van een verhoging van ALAT, ASAT (frequentie: vaak) en/of bilirubine (frequentie: soms) die werd toegeschreven aan Vafseo (zie rubriek 4.8). ALAT, ASAT en bilirubine moeten worden gemeten vóór aanvang van de behandeling met Vafseo, maandelijks gedurende drie maanden na aanvang en daarna wanneer dit klinisch is aangewezen (zie rubriek 4.2).
De behandeling met Vafseo moet worden stopgezet bij een verhoging van ALAT of ASAT > 3 × ULN die gepaard gaat met een verhoging van bilirubine > 2 × ULN of bij een aanhoudende verhoging van ALAT of ASAT > 3 × ULN (zie rubriek 4.2 en 4.8).
Verergering van hypertensie
De toediening van Vafseo aan patiënten met CKD kan gepaard gaan met een verergering van hypertensie (zie rubriek 4.8). De bloeddruk moet vóór aanvang van de behandeling en daarna regelmatig worden gecontroleerd, met een frequentie die wordt bepaald door de individuele situatie van de patiënt en de lokale klinische praktijk. Patiënten moeten worden gewezen op het belang van naleving van hun antihypertensieve therapie en controle van de bloeddruk.
Convulsies
Convulsies zijn vaak gemeld bij patiënten die vadadustat kregen (zie rubriek 4.8). Vadadustat moet met voorzichtigheid worden gebruikt bij patiënten met een voorgeschiedenis van convulsies of insulten, epilepsie of medische aandoeningen die gepaard gaan met een aanleg voor convulsie-activiteit, zoals centraal-zenuwstelselinfecties. Het besluit om de behandeling te onderbreken of te stoppen, moet gebaseerd zijn op een afweging van de voordelen en risico's voor de individuele patiënt.
Initiële verlaging van de Hb-concentratie bij patiënten die overschakelen van ESA
De Hb-concentratie kan aanvankelijk dalen wanneer patiënten van een ESA op Vafseo overschakelen, vooral bij patiënten die hoge doses ESA gebruiken in de uitgangssituatie. Over het algemeen geldt dat hoe hoger de dosis ESA in de uitgangssituatie is, hoe sterker de initiële verlaging van de Hb-concentratie zal zijn voordat de concentratie geleidelijk stijgt naar het Hb in de uitgangssituatie tegen week 16 tot 20 (zie rubriek 5.1 voor het verloop van Hb tijdens de behandeling in afzonderlijke onderzoeken). Noodbehandeling, zoals een transfusie van rode bloedcellen of behandeling met ESA, kan worden overwogen tijdens de overgangsfase als de Hb-waarden onder 9,0 g/dl dalen of als de respons niet aanvaardbaar wordt geacht. Bij patiënten die een transfusie met rode bloedcellen krijgen, wordt aanbevolen de behandeling met Vafseo tijdens de transfusieperiode voort te zetten. De behandeling met Vafseo moet tijdelijk worden onderbroken tijdens noodbehandeling met ESA en kan worden hervat bij een Hb-concentratie ≥ 10 g/dl (zie rubriek 4.2).
Onvoldoende respons op de behandeling
Bij onvoldoende respons op de behandeling met vadadustat moet naar oorzakelijke factoren worden gezocht. Als onderdeel van de evaluatie moet worden overwogen om een reticulocytentelling uit te voeren. Wanneer typische oorzaken van een gebrek aan respons zijn uitgesloten en de patiënt reticulocytopenie heeft, moet worden overwogen om een beenmergonderzoek uit te voeren. Als tegen week 24 van de behandeling geen oorzaak voor onvoldoende respons is vastgesteld, moet de behandeling met Vafseo worden stopgezet.
Verkeerd gebruik
Verkeerd gebruik kan tot een overmatige toename van het aantal rode bloedcellen leiden. Dit kan gepaard gaan met levensbedreigende complicaties.
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet, dat wil zeggen dat het in wezen 'natriumvrij' is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Vadadustat was metabool stabiel in vitro en de afbraak via cytochroom P450 (CYP) was minimaal. De metabole routes waren oxidatie en voornamelijk glucuronidatie. De belangrijkste circulerende metaboliet, vadadustat-O-glucuronide, werd gekatalyseerd door meerdere
uridine-5`-difosfaatglucuronosyltransferasen (UGT's), met name UGT1A1, 1A7, 1A8 en 1A9.
Vadadustat heeft mogelijk klinisch relevante interacties met substraten van breast cancer resistance protein (BCRP), substraten van OAT3, remmers van OAT1/3 en substraten van CYP2C9 met een smalle therapeutische index.
In in-vitro-experimenten induceerde vadadustat CYP2B6, remde het CYP2C8 en veroorzaakte het downregulatie van CYP3A4. Deze interacties zijn echter niet in vivo onderzocht.
Invloed van andere geneesmiddelen op de farmacokinetiek van vadadustat
IJzersupplementen, fosfaatbinders, en andere geneesmiddelen met multivalente kationen als hoofdbestanddeel
Gelijktijdige toediening van orale ijzersupplementen (bijv. ijzercitraat, ijzersulfaat, natriumferrocitraat), producten die ijzer bevatten, ijzerbevattende fosfaatbinders (bijv. ijzercitraat, sucroferri-oxyhydroxide) en niet-ijzerbevattende fosfaatbinders (calciumacetaat, sevelameercarbonaat) verlaagt de blootstelling (Cmax en AUC) aan vadadustat.
Gelijktijdige toediening van orale geneesmiddelen op basis van ijzer verlaagde de biologische beschikbaarheid van vadadustat tot 90% wat de AUC∞ betreft en tot 92% wat de Cmax betreft.
Gelijktijdige toediening van niet-ijzerbevattende fosfaatbinders verlaagde de biologische beschikbaarheid van vadadustat tot 55% wat de AUC∞ betreft en tot 52% wat de Cmax betreft.
Vafseo moet ten minste 1 uur vóór orale ijzersupplementen en producten met ijzer of ijzerbevattende fosfaatbinders als hoofdbestanddeel, worden toegediend. Aangezien vadadustat een chelaat kan vormen met multivalente kationen, moet Vafseo ten minste 1 uur vóór of 2 uur na niet-ijzerbevattende fosfaatbinders of andere geneesmiddelen met multivalente kationen zoals calcium, magnesium of aluminium als hoofdbestanddeel, worden toegediend.
Remmers van organisch-anion-transporteiwitten (OAT's) OAT1/OAT3
Gelijktijdige toediening van probenecide, een OAT1/OAT3-remmer, verhoogde de AUC-waarden van vadadustat met een factor van bijna 2. Bij gelijktijdige toediening van sterke of matig sterke OAT1- of OAT3-remmers (bijv. benzylpenicilline, teriflunomide of p-aminohippuurzuur) moeten patiënten voorzichtig worden behandeld en gecontroleerd op overmatige effecten van vadadustat. Raadpleeg rubriek 4.8 en 4.2 voor mogelijke bijwerkingen en dosisaanpassingen in geval van een snelle Hb-stijging.
Invloed van vadadustat op de farmacokinetiek van andere geneesmiddelen
BCRP-substraten en bepaalde statines
Bij gelijktijdige toediening kan vadadustat de AUC van BCRP-substraten en bepaalde statines verhogen. De dosering van gelijktijdig voorgeschreven BCRP-substraten moet mogelijk worden aangepast. De volgende interacties zijn onderzocht (zie tabel 2).
Tabel 2: Mogelijke klinisch significante geneesmiddeleninteracties tussen vadadustat en
BCRP-substraten, en bepaalde statines
| Gelijktijdig toegediend geneesmiddel | Invloed op de concentratie | Klinische opmerking |
| sulfasalazine | 4,5-voudige ↑ AUC sulfasalazine; geen grote verandering in blootstelling aan actieve metabolieten | Controleer op tekenen van ongewenste voorvallen van sulfasalazine. |
| simvastatine | ~2-voudige ↑ AUC simvastatine | Beperk de hoogste dosis simvastatine bij patiënten met CKD die dagelijks 20 mg Vafseo innemen. Controleer op tekenen van ongewenste voorvallen van simvastatine. |
| rosuvastatine | 2- tot 3-voudige ↑ AUC en Cmax rosuvastatine | Beperk de hoogste dosis rosuvastatine bij patiënten met CKD die dagelijks 10 mg Vafseo innemen. Controleer op tekenen van ongewenste voorvallen van rosuvastatine. |
Naast sulfasalazine, simvastatine en rosuvastatine moet worden gecontroleerd op tekenen van overmatige effecten van gelijktijdige toegediende BCRP-substraten zoals fluvastatine, nelfinavir, pitavastatine en topotecan, en op de noodzaak van een dosisverlaging daarvan.
OAT3-substraten
Bij gelijktijdige toediening kan vadadustat de AUC van OAT3-substraten verhogen. De AUC van furosemide (40 mg) nam toe met een factor 2 na toediening van meerdere doses Vafseo (600 mg eenmaal daags). Controleer op tekenen van overmatige effecten van gelijktijdig toegediende OAT3-substraten zoals famotidine, furosemide, methotrexaat, olmesartan, sitagliptine en zidovudine.
De dosering van gelijktijdig toegediende OAT3-substraten moet mogelijk worden aangepast.
CYP2C9-substraten
Gelijktijdige toediening van vadadustat (600 mg) met celecoxib (200 mg) verhoogde de Cmax en AUC van celecoxib met respectievelijk 60% en 11%. Patiënten die warfarine of andere CYP2C9-substraten met een smalle therapeutische index (bijv. fenytoïne) krijgen, moeten daarom voorzichtig worden behandeld en gecontroleerd op overmatige effecten wanneer zij met vadadustat worden behandeld.
CYP2B6-substraten
Vadadustat is een in-vitro-inductor van CYP2B6. Gelijktijdige toediening van vadadustat met gevoelige substraten van CYP2B6 (bijv. efavirenz, bupropion) kan de farmacokinetiek van deze laatste wijzigen. Daarom is voorzichtigheid geboden bij gelijktijdige toediening van vadadustat met CYP2B6-substraten.
CYP3A4-substraten
Op basis van in-vitro-gegevens kan vadadustat een potentieel hebben voor downregulatie van CYP3A4. Gelijktijdige toediening van vadadustat met CYP3A4-substraten kan de farmacokinetiek van deze laatste wijzigen. Daarom is voorzichtigheid geboden bij gelijktijdige toediening van vadadustat met CYP3A4-substraten.
CYP2C8-substraten
Op basis van in-vitro-gegevens kan vadadustat CYP2C8 remmen en daardoor de blootstelling aan CYP2C8-substraten verhogen. Daarom is voorzichtigheid geboden bij gelijktijdige toediening van vadadustat met CYP2C8-substraten.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van vadadustat bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van vadadustat te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of vadadustat in de moedermelk wordt uitgescheiden. Uit beschikbare farmacokinetische gegevens bij dieren blijkt dat vadadustat in melk wordt uitgescheiden (zie rubriek 5.3 voor bijzonderheden). Risico voor zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met vadadustat moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Dieronderzoek heeft geen invloed van vadadustat op de vruchtbaarheid aangetoond (zie rubriek 5.3). Het mogelijke risico voor de mens is niet bekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Vafseo heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De bijwerkingen zijn gebaseerd op gepoolde gegevens afkomstig van twee onderzoeken naar DD-CKD met actieve controle waarin 1947 patiënten werden behandeld met Vafseo en 1955 patiënten werden behandeld met darbepoëtine alfa en waarbij 1514 patiënten ten minste 6 maanden en 1047 patiënten langer dan één jaar werden blootgesteld aan Vafseo.
De meest frequente (> 10%) bijwerkingen bij patiënten die met vadadustat worden behandeld, zijn trombo-embolische voorvallen (13,7%), diarree (12,7%) en hypertensie (11,1%).
De meest frequente (≥ 1%) ernstige bijwerkingen bij patiënten die met vadadustat worden behandeld, zijn trombo-embolische voorvallen (10,0%), hypotensie (1,6%) en hypertensie (1,1%).
Lijst van bijwerkingen in tabelvorm
Alle bijwerkingen worden weergegeven volgens systeem/orgaanklasse en frequentie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1 000, < 1/100), zelden (≥ 1/10 000, < 1/1 000), zeer zelden (< 10 000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald) en staan vermeld in tabel 3.
Tabel 3: Bijwerkingen
| Zeer vaak | Vaak | Soms | |
| Zenuwstelselaandoeningen | Hoofdpijn Convulsiesa | ||
| Bloedvataandoeningen | Hypertensie Trombo-embolische voorvallena | Hypotensie Overgevoeligheid | |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoesten | ||
| Maagdarmstelsel-aandoeningen | Diarree | Constipatie Nausea Braken Bovenbuikpijn | |
| Onderzoeken | Verhoogde leverenzymenb | Bloed bilirubine verhoogd |
- a) zie 'trombo-embolische voorvallen' en 'convulsies' hieronder voor meer informatie.
- b) omvat de voorkeurstermen transaminasen verhoogd, ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, leverfunctietests abnormaal
Beschrijving van geselecteerde bijwerkingen
Trombo-embolische voorvallen
Voorvallen van cerebrovasculair accident kwamen voor bij respectievelijk 0,8% en 0,9% (0,5 en 0,5 voorvallen/100 PJ) in de groep die vadadustat kreeg en de groep die darbepoëtine alfa kreeg.
Voorvallen van diepe veneuze trombose (DVT) kwamen voor bij respectievelijk 0,7% en 0,5% (0,4 en 0,3 voorvallen/100 PJ) in de groep die vadadustat kreeg en de groep die darbepoëtine alfa kreeg.
Voorvallen van longembolie kwamen voor bij respectievelijk 0,3% en 0,5% (0,2 en 0,3 voorvallen/100 PJ) in de groep die vadadustat kreeg en de groep die darbepoëtine alfa kreeg.
Voorvallen van transient ischemic attack kwamen voor bij respectievelijk 0,8% en 0,4% (0,5 en 0,3 voorvallen/100 PJ) in de groep die vadadustat kreeg en de groep die darbepoëtine alfa kreeg.
Voorvallen van acuut hartinfarct kwamen voor bij respectievelijk 4,3% en 4,2% (3,1 en 2,9 voorvallen/100 PJ) in de groep die vadadustat kreeg en de groep die darbepoëtine alfa kreeg.
Voorvallen van trombose van arterioveneuze graft kwamen voor bij respectievelijk 1,1% en 1,1% (0,9 en 1,0 voorvallen/100 PJ) in de groep die vadadustat kreeg en de groep die darbepoëtine alfa kreeg.
Voorvallen van trombose van arterioveneuze fistel kwamen voor bij respectievelijk 3,0% en 2,3% (2,1 en 1,6 voorvallen/100 PJ) in de groep die vadadustat kreeg en de groep die darbepoëtine alfa kreeg.
Zie rubriek 4.4 en 5.1 voor informatie over cardiovasculair risico en risico op mortaliteit en trombo-embolie.
Verhoogde leverenzymen en bloed bilirubine verhoogd
Hepatocellulair letsel toegeschreven aan Vafseo werd soms gemeld (bij minder dan 0,2% van de patiënten). De meeste voorvallen waren niet-ernstig, asymptomatisch en verdwenen na stopzetting van de behandeling met Vafseo. De tijd tot het eerste optreden was doorgaans binnen de eerste 3 maanden van de behandeling. Afwijkende leverenzymwaarden: verhoogde serumwaarden van ALAT (3 × ULN), ASAT (3 × ULN) en bilirubine (2 × ULN) zijn waargenomen bij respectievelijk 1,8%, 1,4% en 0,3% van de patiënten die met Vafseo werden behandeld. Er was één ernstig voorval van hepatocellulair letsel met geelzucht bij een patiënt in het klinisch onderzoek naar NDD-CKD dat ongeveer 8 weken na aanvang van de behandeling met Vafseo optrad. Dit geval was multifactorieel en het voorval verdween nadat de behandeling met Vafseo en andere gelijktijdig toegediende geneesmiddelen was stopgezet. Dit ene geval voldeed niet aan de criteria van de wet van Hy wegens een significant verhoogde alkalische fosfatase (AF) die voorafging aan de verhoging van bilirubine, wat erop duidt dat cholestase een factor is die bijdraagt aan de verhoogde bilirubine.
Convulsies
Bij DD-CKD-patiënten kwamen convulsies voor bij 1,6% (1,1 patiënten met voorvallen per 100 patiëntjaren van blootstelling) in de groep die vadadustat kreeg en bij 1,6% (1,3 patiënten met voorvallen per 100 patiëntjaren van blootstelling) in de groep die darbepoëtine alfa kreeg (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Overdosering van vadadustat kan leiden tot een verlenging van de farmacologische effecten, zoals een verhoogd Hb en secundaire polycytemie. Symptomen van overdosering van vadadustat moeten worden behandeld zoals klinisch is aangewezen (bijv. verlaging van de dosis Vafseo of stopzetting van de behandeling) en moeten nauwlettend worden gecontroleerd en behandeld zoals klinisch is aangewezen. Ongeveer 16% van de dosis vadadustat wordt verwijderd met dialyse.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: middelen bij anemie, overige middelen bij anemie, ATC-code: B03XA08
Werkingsmechanisme
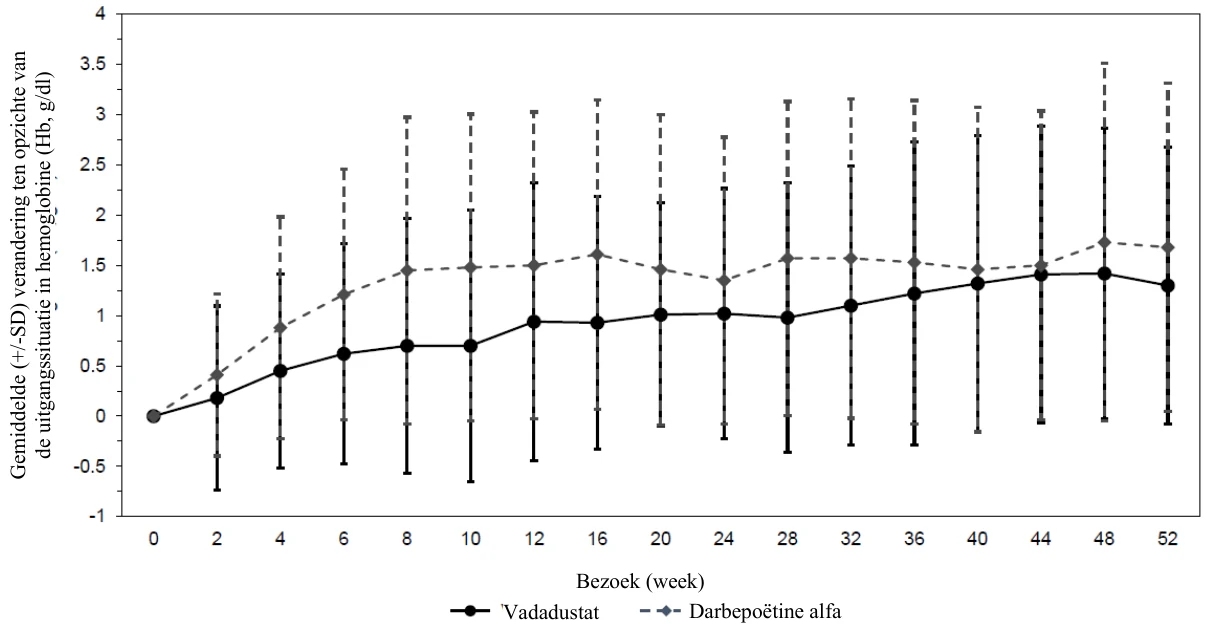
Vadadustat is een hypoxie-induceerbare factor prolylhydroxylaseremmer die tot een verhoogde cellulaire concentratie van hypoxie-induceerbare factor leidt, waardoor de productie van endogeen erytropoëtine (EPO) wordt gestimuleerd en de ijzermobilisatie en productie van rode bloedcellen toeneemt. Dit resulteert in een geleidelijke stijging van Hb (zie figuur 1 en 2).
Cardiale elektrofysiologie
Na toediening van doses van 600 mg en 1200 mg aan gezonde proefpersonen veroorzaakte vadadustat geen klinisch significante verlenging van de QTc-tijd.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van vadadustat eenmaal daags toegediend voor de behandeling van anemie aan volwassen patiënten met CKD zijn onderzocht in vergelijking met darbepoëtine alfa in twee wereldwijde multicenter-, gerandomiseerde, open-label non-inferioriteitsonderzoeken met actieve controle met DD-patiënten.
De populatie met DD-CKD die Vafseo kreeg, was 19 tot 93 jaar, 55,9% was man en 64,5% was Kaukasisch, 38,5% Latijns-Amerikaans, 24,1% zwart (waaronder Afro-Amerikaans) en 4,5% Aziatisch.
In beide onderzoeken werd non-inferioriteit van vadadustat ten opzichte van darbepoëtine alfa vastgesteld wanneer de ondergrens van het betrouwbaarheidsinterval van 95% (95%-BI) voor het verschil in geschatte gemiddelde verandering in gemiddeld hemoglobine ten opzichte van de uitgangswaarde in de 2 behandelingsgroepen groter was dan de vooraf vastgestelde non-inferioriteitsmarge van -0,75 g/dl.
Patiënten werden 1:1 gerandomiseerd naar behandeling met ofwel Vafseo, met een startdosis van 300 mg eenmaal daags, ofwel darbepoëtine alfa, subcutaan of intraveneus toegediend volgens de voorschrijfinformatie, gedurende 52 weken om de eindpunten voor de werkzaamheid te beoordelen. Vafseo werd met stappen van 150 mg verhoogd/verlaagd tot 600 mg om de Hb-streefwaarde van de patiënt te bereiken. Om de veiligheid op lange termijn te beoordelen, gingen de patiënten na 52 weken door met de onderzoeksbehandeling totdat de eindpunten voor voorvalgestuurd ernstig ongewenst cardiovasculair voorval (major adverse cardiovascular event, MACE) werden bereikt. Het primaire eindpunt voor de werkzaamheid voor elk onderzoek was het verschil in gemiddelde verandering in Hb vanaf de uitgangssituatie tot de primaire evaluatieperiode (week 24 tot 36). Het belangrijkste secundaire eindpunt voor de werkzaamheid was het verschil in gemiddelde verandering in Hb vanaf de uitgangssituatie tot de secundaire evaluatieperiode (week 40 tot 52). Het primaire eindpunt voor de veiligheid was de tijd tot eerste MACE. MACE werd gedefinieerd als overlijden ongeacht de oorzaak, niet-fataal hartinfarct en niet-fatale beroerte.
Behandeling van anemie
De twee onderzoeken, INNO2VATE 1 en INNO2VATE 2, zijn uitgevoerd bij volwassen patiënten met DD-CKD die Hb-uitgangswaarden hadden tussen 8,0 en 11,0 g/dl in de Verenigde Staten (VS) en tussen 9,0 en 12,0 g/dl buiten de VS. In INNO2VATE 1 werden patiënten met incidentele DD-CKD opgenomen die binnen 16 weken na aanvang van hun deelname aan het onderzoek met dialyse begonnen en die nooit erytropoëse-stimulerende middelen (ESA) hadden gebruikt, slechts beperkt ESA's hadden gebruikt of een onderhoudsbehandeling met ESA's kregen. In INNO2VATE 2 werden patiënten opgenomen die langer dan 12 weken chronische dialyse als onderhoudsbehandeling kregen en die waren overgeschakeld van eerdere ESA-therapie. In beide onderzoeken bereikte Vafseo het primaire eindpunt voor Hb volgens de vooraf vastgestelde non-inferioriteitsmarge (- 0,75 g/dl). De resultaten voor de primaire en secundaire eindpunten van de werkzaamheid zijn weergegeven in tabel 4. Het verloop van Hb tijdens de behandeling in de afzonderlijke onderzoeken wordt weergegeven in figuur 1 en figuur 2.
Tabel 4: INNO2VATE-onderzoeken
| INNO2VATE 1 | INNO2VATE 2 | |||
| Hb (g/dl) | Vafseo N = 181 | Darbepoëtine alfa N = 188 | Vafseo N = 1777 | Darbepoëtine alfa N = 1777 |
| Gemiddelde (SD) uitgangswaarde | 9,37 (1,07) | 9,19 (1,14) | 10,25 (0,85) | 10,23 (0,83) |
| Primaire eindpunt week 24 tot 36; gemiddelde (SD) | 10,36 (1,13) | 10,61 (0,94) | 10,36 (1,01) | 10,53 (0,96) |
| INNO2VATE 1 | INNO2VATE 2 | |||
| Hb (g/dl) | Vafseo N = 181 | Darbepoëtine alfa N = 188 | Vafseo N = 1777 | Darbepoëtine alfa N = 1777 |
Gecorrigeerde gemiddelde verandering t.o.v. uitgangssituatie (KKG) [95%-BI] | 1,26 [1,05; 1,48] | 1,58 (1,37; 1,79] | 0,19 (0,12; 0,25] | 0,36 [0,29; 0,42] |
| Belangrijkste secundaire eindpunt week 40 tot 52; gemiddelde (SD) | 10,51 (1,19) | 10,55 (1,14) | 10,40 (1,04) | 10,58 (0,98) |
Gecorrigeerde gemiddelde verandering t.o.v. uitgangssituatie (KKG) [95%-BI] | 1,42 [1,17; 1,68] | 1,50 [1,23; 1,76] | 0,23 [0,16; 0,29] | 0,41 [0,34; 0,48] |
BI: betrouwbaarheidsinterval; KKG: kleinste-kwadratengemiddelde; SD: standaarddeviatie
Figuur 1: Gemiddelde (+/-SD) verandering ten opzichte van de uitgangssituatie in Hb (g/dl) voor INNO2VATE 1 - correctie
Figuur 2: Gemiddelde (+/-SD) verandering ten opzichte van de uitgangssituatie in Hb (g/dl) voor INNO2VATE 2 - overschakeling
Cardiovasculaire uitkomsten
De incidentie van ernstige ongewenste cardiovasculaire voorvallen (MACE) werd onderzocht in het kader van de beoordeling van de veiligheid op lange termijn in de twee wereldwijde onderzoeken naar de werkzaamheid bij DD-CKD-patiënten. Vafseo bereikte het samengestelde primaire eindpunt voor de veiligheid, gedefinieerd als non-inferioriteit van Vafseo ten opzichte van darbepoëtine alfa voor de tijd tot het optreden van MACE, voor de wereldwijde onderzoekspopulatie (NI-marge 1,3 [HR (95%-BI) was 0,96 (0,83; 1,11)]) (zie tabel 5).
Tabel 5: INNO2VATE analyse* van samengestelde MACE (3 punten) en afzonderlijke cardiovasculaire eindpunten
Vafseo N = 1947 n (%) | Darbepoëtine alfa N = 1955 n (%) | Hazardratio [95%-BI] | |
| Elk ernstig ongewenst cardiovasculair voorval (MACE) | 355 (18,2) | 377 (19,3) | 0,96 [0,83; 1,11] |
| Overlijden ongeacht de oorzaak | 253 (13,0) | 253 (12,9) | |
| Niet-fataal hartinfarct | 76 (3,9) | 87 (4,5) | |
| Niet-fatale beroerte | 26 (1,3) | 37 (1,9) |
*De MACE-analyses werden uitgevoerd met gerandomiseerde proefpersonen die ten minste 1 dosis van de onderzoeksbehandeling hadden gekregen.
BI: betrouwbaarheidsinterval; MACE: ernstig ongewenst cardiovasculair voorval (major adverse cardiovascular event).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Vafseo in één of meerdere subgroepen van pediatrische patiënten voor de behandeling van anemie bij een chronische aandoening (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na toediening van eenmalige en herhaalde orale doses wordt vadadustat snel geabsorbeerd. De mediane tijd tot piekplasmaconcentraties (Tmax) bedraagt ongeveer 2 tot 3 uur.
Na herhaalde toediening aan gezonde proefpersonen werd geen significante accumulatie waargenomen.
Vafseo kan met of zonder voedsel worden toegediend. Bij toediening van een tablet van 450 mg Vafseo met een standaard vetrijke maaltijd daalde de Cmax met 27% en de AUC met 6% in vergelijking met toediening in nuchtere toestand.
Distributie
Vadadustat bindt in grote mate aan eiwitten (meer dan of gelijk aan 99,5% in humaan plasma). De gemiddelde bloed-plasmaratio bedroeg minder dan 1 (0,50 tot 0,55), wat op een minimale sequestratie van rode bloedcellen wijst. Bij patiënten met CKD was het schijnbare distributievolume (Vd/F) 11,6 liter.
Biotransformatie
Vadadustat wordt voornamelijk gemetaboliseerd via directe glucuronidatie door UDP-glucuronosyltransferase-enzymen (UGT-enzymen) naar O-glucuronideconjugaten. De belangrijkste metaboliet is vadadustat-O-glucuronide (15% van de AUC van de plasmaradioactiviteit). Vadadustat-acrylglucuronide (0,047% van de totale radioactiviteit in plasma) is een minder belangrijke metaboliet. De metabolieten van vadadustat zijn niet werkzaam.
Eliminatie
De halfwaardetijd van vadadustat bij DD-CKD-patiënten was 9,2 uur. Na toediening van een eenmalige orale dosis radioactief gemerkt vadadustat van 650 mg aan gezonde volwassenen werd 85,9% van de dosis teruggevonden (58,9% in de urine en 26,9% in de feces). Minder dan 1% vadadustat (in onveranderde vorm) werd uitgescheiden in de urine en ongeveer 9% in feces.
Farmacokinetiek bij speciale populaties
Nierfunctiestoornis
De blootstelling van vadadustat bij patiënten met DD-CKD was ongeveer 2 maal hoger dan bij gezonde proefpersonen. Er werden geen significante verschillen in de farmacokinetiek (Cmax, AUC of gemiddelde halfwaardetijd) waargenomen wanneer Vafseo 4 uur vóór of 2 uur na de dialyse werd toegediend.
Leverfunctiestoornis
Een matige leverfunctiestoornis (Child-Pugh-klasse B) had geen significante invloed op de AUC of de Cmax van vadadustat in vergelijking met gezonde proefpersonen. De halfwaardetijd en de schijnbare totale lichaamsklaring van vadadustat waren vergelijkbaar bij proefpersonen met een normale leverfunctie en proefpersonen met een matige leverfunctie. Vadadustat is niet onderzocht bij ernstige leverfunctiestoornis (Child-Pugh-klasse C).
Leeftijd, geslacht, ras en lichaamsgewicht
De farmacokinetische populatieanalyse duidde niet op een klinisch significante invloed van leeftijd (19 tot 104 jaar), geslacht, ras of lichaamsgewicht (47 tot 118 kg) op de farmacokinetiek van vadadustat.
Uit een gevoeligheidsanalyse bij uitersten van het lichaamsgewicht (30,1 tot 204 kg) bleek dat het algoritme voor de dosistitratie resulteerde in voorspelde Hb-waarden op de grenzen van het vooraf vastgestelde venster van 10 tot 12 g/dl. Daarom wordt geen dosisaanpassing voorgesteld bij uitersten van het lichaamsgewicht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In niet-klinische onderzoeken werden overlijdens waargenomen bij muizen, ratten, konijnen en honden als gevolg van overmatige farmacologische effecten, zoals polycytemie en hyperviscositeit van het bloed, die tot trombose en orgaaninfarct leidden bij dosisniveaus die klinisch relevant waren (beginnend bij blootstellingsveelvouden van 0,04 tot de maximale aanbevolen therapeutische dosis van 600 mg).
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit en carcinogeen potentieel.
Vadadustat was niet teratogeen bij wijfjesratten en -konijnen tot het hoogste geteste dosisniveau (respectievelijk 160 mg/kg/dag en 50 mg/kg/dag), wat overeenkomt met respectievelijk 1,7 en 0,16 maal de blootstelling bij de mens na een dosis van 600 mg (op basis van de AUC bij patiënten met NDD-CKD). Effecten op de ontwikkeling werden enkel bij ratten vastgesteld bij dosisniveaus die overeenkomen met 1,7 maal de blootstelling bij de mens na een dosis van 600 mg; deze werden gekenmerkt door een afname van het foetale lichaamsgewicht en een verhoogde incidentie van een verminderde ossificatie van het skelet, die beide werden beschouwd als een gevolg van de afname van het lichaamsgewicht en de voedselinname bij de drachtige wijfjes. In een onderzoek naar dosisbepaling bij ratten, met doses die significante maternale toxiciteit veroorzaakten, was er een toename van het verlies na innesteling bij ≥ 120 mg/kg/dag en een afname van het foetale lichaamsgewicht bij 240 mg/kg/dag, maar geen teratogeniciteit.
Vadadustat werd uitgescheiden in de melk bij ratten met een melk-plasmaratio tot 14,49.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose (E 460)
Natriumzetmeelglycolaat
Hypromellose (E 464)
Siliciumdioxide, colloïdaal watervrij (E 551)
Magnesiumstearaat
Tabletomhulling
Polyvinylalcohol (E 1203)
Macrogol (E 1521)
Talk (E 553b)
Titaandioxide (E 171)
Geel ijzeroxide (E 172) (Vafseo 300 mg filmomhulde tabletten)
IJzeroxide rood (E 172) (Vafseo 450 mg filmomhulde tabletten)
Zwart ijzeroxide (E 172) (Vafseo 450 mg filmomhulde tabletten)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
5 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Vafseo 150 mg filmomhulde tabletten
28 tabletten in 2 blisterverpakkingen van PVC/aluminiumfolie met 14 x 150 mg filmomhulde tabletten 98 tabletten in 7 blisterverpakkingen van PVC/aluminiumfolie met 14 x 150 mg filmomhulde tabletten
Vafseo 300 mg filmomhulde tabletten
28 tabletten in 2 blisterverpakkingen van PVC/aluminiumfolie met 14 x 300 mg filmomhulde tabletten 98 tabletten in 7 blisterverpakkingen van PVC/aluminiumfolie met 14 x 300 mg filmomhulde tabletten
Vafseo 450 mg filmomhulde tabletten
28 tabletten in 2 blisterverpakkingen van PVC/aluminiumfolie met 14 x 450 mg filmomhulde tabletten 98 tabletten in 7 blisterverpakkingen van PVC/aluminiumfolie met 14 x 450 mg filmomhulde tabletten
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen bij bewaren
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Medice Arzneimittel Pütter GmbH & Co. KG
Kuhloweg 37
D-58638 Iserlohn
Duitsland
tel +49 2371 937-0
fax +49 2371 937-106
info@medice.de
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1725/001
EU/1/23/1725/002
EU/1/23/1725/003
EU/1/23/1725/004
EU/1/23/1725/005
EU/1/23/1725/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 24 april 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.