


SmPC (samenvatting van de productkenmerken) - Vabysmo
1. NAAM VAN HET GENEESMIDDEL
Vabysmo 120 mg/ml oplossing voor injectie
Vabysmo 120 mg/ml oplossing voor injectie in voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén ml oplossing voor injectie bevat 120 mg faricimab.
Voorgevulde spuit
Elke voorgevulde spuit bevat 21 mg faricimab in 0,175 ml oplossing. Dit levert een bruikbare hoeveelheid om een enkele dosis toe te dienen van 0,05 ml oplossing met 6 mg faricimab.
Injectieflacon
Elke injectieflacon bevat 28,8 mg faricimab in 0,24 ml oplossing. Dit levert een bruikbare hoeveelheid om een enkele dosis toe te dienen van 0,05 ml oplossing met 6 mg faricimab.
Faricimab is een gehumaniseerd antilichaam dat wordt geproduceerd in ovariumcellen van de Chinese hamster (CHO) door middel van DNA-recombinatietechniek.
Hulpstoffen met bekend effect:
Elke 0,05 ml oplossing bevat 0,02 mg polysorbaat en 0,07 mg natrium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie)
Heldere tot bijna doorschijnende, kleurloze tot bruinachtig gele oplossing, met een pH van 5,5 en een osmolaliteit van 270-370 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vabysmo is geïndiceerd voor de behandeling van volwassen patiënten met:
neovasculaire (natte) leeftijdsgebonden maculadegeneratie (natte LMD) • visusverslechtering als gevolg van diabetisch macula-oedeem (DME); • visusverslechtering als gevolg van macula-oedeem secundair aan retinale veneuze occlusies
(RVO) (veneuze takocclusie (branch RVO) of retinale veneuze stamocclusie (central RVO)).
4.2 Dosering en wijze van toediening
Dit geneesmiddel mag alleen worden toegediend onder toezicht van een beroepsbeoefenaar in de gezondheidszorg die ervaring heeft met intravitreale injecties.
Dosering
Neovasculaire (natte) leeftijdsgebonden maculadegeneratie (natte LMD)
De aanbevolen dosis is 6 mg (0,05 ml oplossing) toegediend als intravitreale injectie elke 4 weken (maandelijks) voor de eerste 3 doses.
Daarna wordt aanbevolen om 16 en/of 20 weken na de start van de behandeling de ziekteactiviteit op basis van anatomische en/of visuele resultaten te beoordelen, zodat de behandeling geïndividualiseerd kan worden. Bij patiënten zonder ziekteactiviteit moet toediening met faricimab elke 16 weken (4 maanden) worden overwogen. Bij patiënten met ziekteactiviteit moet behandeling elke 8 weken (2 maanden) of elke 12 weken (3 maanden) worden overwogen. Als anatomische en/of visuele resultaten veranderen, moet het behandelinterval hierop worden aangepast. Het interval moet worden verkort bij verslechtering van anatomische en/of visuele resultaten (zie rubriek 5.1). Er zijn beperkte gegevens beschikbaar over de veiligheid van behandelintervallen van 8 weken of korter tussen de injecties (zie rubriek 4.4). Controle tussen de bezoeken waarop toediening plaatsvindt moet worden gepland op basis van de status van de patiënt en beoordeling van de arts, maar er is geen vereiste voor maandelijkse controle tussen de injecties.
Visusverslechtering als gevolg van diabetisch macula-oedeem (DME) en macula-oedeem secundair aan retinale veneuze occlusie (RVO)
De aanbevolen dosis is 6 mg (0,05 ml oplossing) toegediend als intravitreale injectie elke 4 weken (maandelijks); 3 of meer opeenvolgende, maandelijkse injecties kunnen nodig zijn.
Daarna wordt de behandeling geïndividualiseerd volgens een treat-and-extend benadering. Op basis van de beoordeling van anatomische en/of visuele resultaten bij de patiënt door de arts, kan het behandelinterval worden verlengd in stappen van maximaal 4 weken. Als anatomische en/of visuele resultaten veranderen, moet het behandelinterval hierop worden aangepast. Het interval moet worden verkort bij verslechtering van anatomische en/of visuele resultaten (zie rubriek 5.1). Behandelintervallen korter dan 4 weken en langer dan 4 maanden tussen de injecties zijn niet onderzocht. Controle tussen de bezoeken waarop toediening plaatsvindt moet worden gepland op basis van de status van de patiënt en beoordeling van de arts, maar er is geen vereiste voor maandelijkse controle tussen de injecties.
Omzetten van anti-VEGF-therapieën naar Vabysmo
Voor patiënten die eerder zijn behandeld met anti-VEGF-middelen en worden omgezet naar Vabysmo kan het behandelregime afwijken van dat wat wordt gebruikt voor patiënten die niet eerder zijn behandeld. Behandelintervallen moeten worden bepaald op basis van de beoordeling van de visuele en/of anatomische resultaten door de arts (zie rubriek 5.1).
Bij patiënten met stabiele visuele en anatomische resultaten kunnen de voorgaande behandelintervallen worden aangehouden of worden verlengd na de eerste injectie met Vabysmo, zoals bij een treat-and-extend doseringsschema. Er zijn beperkte gegevens voor het omzetten naar treat-and-extend behandelintervallen langer dan elke 12 weken in de eerste periode na omzetting.
Bij patiënten met suboptimale visuele en/of anatomische resultaten kan de behandeling met Vabysmo beginnen met 1 injectie elke 4 weken (maandelijks) gedurende maximaal 3 opeenvolgende doses, gevolgd door een aanpassing van de behandelintervallen, zoals bij een treat-and-extend doseringsschema.
Als de visuele en/of anatomische resultaten verslechteren, moet het behandelinterval dienovereenkomstig worden verkort, op basis van beoordeling van de arts. Het behandelinterval tussen 2 injecties mag niet korter zijn dan 1 maand.
Duur van de behandeling
Dit geneesmiddel is bedoeld voor langdurige behandeling. Als uit visuele en/of anatomische resultaten blijkt dat de patiënt geen baat heeft bij het voortzetten van de behandeling, moet de behandeling worden gestaakt.
Uitgestelde of gemiste dosis
Als een dosis wordt uitgesteld of gemist, moet de patiënt op het volgende ingeplande bezoek worden beoordeeld door de arts en afhankelijk van dit oordeel de dosering voortzetten.
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig bij patiënten van 65 jaar of ouder (zie rubriek 5.2). Er zijn beperkte gegevens over de veiligheid bij patiënten met natte LMD en RVO ≥ 85 jaar (zie rubriek 4.4).
Verminderde nierfunctie
Er is geen dosisaanpassing nodig bij patiënten met verminderde nierfunctie (zie rubriek 5.2).
Verminderde leverfunctie
Er is geen dosisaanpassing nodig bij patiënten met verminderde leverfunctie (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van Vabysmo bij pediatrische patiënten voor de indicaties natte LMD, DME en RVO.
Wijze van toediening
Uitsluitend voor intravitreaal gebruik. Elke voorgevulde spuit of injectieflacon mag uitsluitend worden gebruikt voor de behandeling van één oog.
Vabysmo moet vóór toediening visueel worden geïnspecteerd op deeltjes en verkleuring en indien die aanwezig zijn, mag de voorgevulde spuit of injectieflacon niet worden gebruikt.
De intravitreale injectieprocedure moet onder aseptische omstandigheden worden uitgevoerd, waaronder chirurgische desinfectie van de handen, een steriel laken en een steriel ooglid-speculum (of equivalent). De medische voorgeschiedenis van de patiënt voor overgevoeligheidsreacties moet zorgvuldig worden geëvalueerd voordat de intravitreale procedure wordt uitgevoerd (zie rubriek 4.8). Voorafgaand aan de injectie moet een geschikt anestheticum en een topisch breedspectrummicrobicide worden toegediend om de perioculaire huid, het ooglid en het oogoppervlak te desinfecteren.
Voorgevulde spuit
De voorgevulde spuit bevat een volume-overmaat. Het overtollige volume moet worden verwijderd vóór injectie van de aanbevolen dosis. Het injecteren van het gehele volume van de voorgevulde spuit kan leiden tot overdosering.
Om de luchtbellen samen met het overtollige geneesmiddel te verwijderen, drukt u de zuigerstang langzaam in totdat de onderrand van de ronde top van de rubberen zuigerstop zich op één lijn bevindt met de 0,05 ml dosismarkering (zie rubriek 4.9 en 6.6).
De injectienaald met filter (meegeleverd in de verpakking) moet worden ingebracht in de vitreale holte 3,5 tot 4,0 mm posterieur aan de limbus, waarbij de horizontale meridiaan moet worden vermeden en de naald moet worden gericht op het midden van de oogbol. Het injectievolume van 0,05 ml wordt dan langzaam toegediend; voor daaropvolgende injecties moet een andere positie op de sclera worden gebruikt.
Injectieflacon
De injectienaald (30-gauge x ½ inch, niet in de verpakking meegeleverd) moet worden ingebracht in de vitreale holte 3,5 tot 4,0 mm posterieur aan de limbus, waarbij de horizontale meridiaan moet worden vermeden en de naald moet worden gericht op het midden van de oogbol. Het injectievolume van 0,05 ml wordt dan langzaam toegediend; voor daaropvolgende injecties moet een andere positie op de sclera plaats worden gebruikt.
Controle na de injectie
Na de injectie moet al het ongebruikte geneesmiddel of afvalmateriaal worden vernietigd overeenkomstig lokale voorschriften.
Onmiddellijk na de intravitreale injectie moeten patiënten worden gecontroleerd op verhoging van de intraoculaire druk. Gepaste controle kan bestaan uit een controle op perfusie van de kop van de nervus opticus of tonometrie. Indien nodig moet steriele apparatuur voor paracentese beschikbaar zijn.
Na de intravitreale injectie moet patiënten worden geïnstrueerd om direct alle symptomen te melden wijzend op endoftalmitis (bijv. verlies van zicht, oogpijn, roodheid van het oog, fotofobie, wazig zien).
Voor instructies over het hanteren van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve of vermoede oculaire of perioculaire infecties.
Actieve intraoculaire ontsteking.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Reacties gerelateerd aan de intravitreale injectie
Intravitreale injecties, waaronder die met faricimab, werden geassocieerd met endoftalmitis, intraoculaire ontsteking, rhegmatogene netvliesloslating, retinale scheur en iatrogeen traumatisch cataract (zie rubriek 4.8). Wanneer Vabysmo wordt toegediend, moeten altijd passende aseptische injectietechnieken worden gebruikt. Patiënten moeten worden geïnstrueerd om direct symptomen te melden, zoals pijn, verlies van zicht, fotofobie, wazig zien, mouches volantes of roodheid, die wijzen op endoftalmitis of een van de hierboven genoemde bijwerkingen, zodat onmiddellijk passende behandeling mogelijk is. Patiënten met een verhoogde frequentie van injecties kunnen een verhoogd risico hebben op complicaties als gevolg van de procedure.
Toename in intraoculaire druk
Tijdelijke toename in intraoculaire druk (IOD) is waargenomen binnen 60 minuten na intravitreale injecties, waaronder die met faricimab (zie rubriek 4.8). Speciale voorzorgen zijn nodig bij patiënten met slecht gecontroleerd glaucoom (injecteer geen Vabysmo als de IOD ≥ 30 mmHg is). In alle gevallen moeten zowel de IOD als de perfusie van de kop van de nervus opticus worden gecontroleerd en op een passende manier worden behandeld.
Systemische effecten
Systemische bijwerkingen waaronder arteriële trombo-embolische voorvallen zijn gemeld na intravitreale injectie met remmers van vasculaire endotheliale groeifactor (VEGF-remmers) en er is een theoretisch risico dat deze geassocieerd zijn met VEGF-remming. Een lage incidentie van arteriële trombo-embolische voorvallen werd waargenomen in de klinische onderzoeken met faricimab bij patiënten met natte LMD, DME en RVO. Dit is vergelijkbaar met wat werd gemeld in de andere klinische onderzoeken met anti-VEGF-behandelingen bij patiënten. Er zijn beperkte gegevens over de veiligheid van behandeling met faricimab bij patiënten met DME met hoge bloeddruk (≥ 140/90 mmHg) en vaatziekten, en bij patiënten met natte LMD en RVO ≥ 85 jaar.
Immunogeniteit
Aangezien dit een therapeutisch eiwit is, bestaat er een mogelijkheid op immunogeniteit met faricimab (zie rubriek 4.8). Patiënten moet worden geïnstrueerd om hun arts te informeren over eventuele klachten en verschijnselen van een intraoculaire ontsteking, zoals visusverlies, oogpijn, verhoogde gevoeligheid voor licht, mouches volantes of verergering van roodheid van het oog. Dit kunnen tekenen zijn van overgevoeligheid voor faricimab (zie rubriek 4.8).
Bilaterale behandeling
Er zijn beperkte gegevens beschikbaar over de veiligheid en werkzaamheid van gelijktijdige behandeling van beide ogen met faricimab (zie rubriek 5.1). Bilaterale toediening kan bijwerkingen veroorzaken in beide ogen en/of mogelijk leiden tot een verhoogde systemische blootstelling, wat het risico op systemische bijwerkingen kan vergroten. Tot het moment dat er meer gegevens beschikbaar komen voor bilateraal gebruik, is dit een theoretisch risico van faricimab.
Gelijktijdig gebruik met andere anti-VEGF-middelen
Er zijn geen gegevens beschikbaar over gelijktijdig gebruik van faricimab en anti-VEGF-middelen in hetzelfde oog. Faricimab mag niet gelijktijdig worden toegediend met andere anti-VEGF-middelen (systemisch of oculair).
Gebruik van de voorgevulde spuit met andere injectienaalden
Gebruik uitsluitend de meegeleverde injectienaald met filter. Er zijn geen klinische gegevens beschikbaar over het gebruik van de voorgevulde spuit met andere injectienaalden.
Onderbreken van de behandeling
De behandeling moet worden onderbroken bij patiënten met:
Rhegmatogene netvliesloslating, stadium 3 of 4 maculaire gaten en retinale breuk; de behandeling mag niet worden hervat totdat een geschikte herstellende ingreep is uitgevoerd. • Behandelingsgerelateerde afname in de best gecorrigeerde gezichtsscherpte (Best Corrected
Visual Acuity [BCVA]) van ≥ 30 letters vergeleken met de laatste beoordeling van de gezichtsscherpte; de behandeling mag niet eerder dan de volgende ingeplande behandeling worden hervat.
- Een IOD van ≥ 30 mmHg.
- Een subretinale bloeding in het centrum van de fovea, of als de grootte van de bloeding ≥ 50% van de totale laesie-oppervlakte is.
- Uitgevoerde of geplande intraoculaire chirurgie in de afgelopen of komende 28 dagen; de behandeling mag niet eerder dan de volgende ingeplande behandeling worden hervat.
Retinale pigmentepitheelscheur
Retinale pigmentepitheelscheur (RPE-scheur) is een complicatie van loslating van het retinapigmentepitheel (pigment epithelial detachment; PED) bij patiënten met natte LMD. Tot de risicofactoren geassocieerd met de ontwikkeling van een retinale pigmentepitheelscheur na anti-VEGF-behandeling voor natte LMD, behoren onder meer een uitgebreide en/of hoge loslating van het retinale pigmentepitheel. Als een behandeling met faricimab wordt gestart, is voorzichtigheid geboden bij patiënten met deze risicofactoren voor retinale pigmentepitheelscheuren. Bij patiënten met natte LMD met PED die intravitreaal worden behandeld met anti-VEGF-middelen, waaronder faricimab, komt RPE-scheur vaak voor. Het percentage RPE-scheuren was hoger in de faricimab-arm (2,9%) vergeleken met de aflibercept-arm (1,5%). Het merendeel van de voorvallen trad op tijdens de oplaadfase en waren licht tot matig van ernst, zonder impact op het gezichtsvermogen.
Populaties met beperkte gegevens
Er is slechts beperkte ervaring met de behandeling van patiënten met natte LMD en RVO ≥ 85 jaar, patiënten met DME die diabetes type 1 hebben, patiënten met een HbA1c van meer dan 10%, patiënten met hoog-risico proliferatieve diabetische retinopathie (DR), patiënten met een hoge bloeddruk (≥ 140/90 mmHg) en vaatziekten, patiënten waarbij het behandelinterval aanhoudend korter dan elke 8 weken (Q8W) is, of patiënten met natte LMD, DME en RVO met actieve systemische infecties. Er zijn beperkte gegevens over de veiligheid bij patiënten waarbij het behandelinterval aanhoudend 8 weken (Q8W) of korter is en deze kunnen geassocieerd zijn met een verhoogd risico op oculaire en systemische bijwerkingen, waaronder ernstige bijwerkingen. Er is verder geen ervaring met de behandeling met faricimab bij diabetespatiënten of RVO met ongecontroleerde hypertensie en patiënten met RVO bij wie eerdere behandeling heeft gefaald. De arts moet bij de behandeling van dergelijke patiënten rekening houden met dit gebrek aan informatie.
Hulpstoffen
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen "natriumvrij" is.
Polysorbaat
Dit middel bevat 0,02 mg polysorbaat per dosis van 0,05 ml. Patiënten die overgevoelig zijn voor polysorbaat mogen dit geneesmiddel niet gebruiken.
Voorlichtingsmaterialen
Voorschrijvers moeten bekend zijn met de brochure voor de patiënt die is opgesteld om ervoor te zorgen dat zij op de hoogte zijn van de klachten en verschijnselen van intraoculaire ontsteking en endoftalmitis en moeten deze aan de patiënt/verzorger geven zodat deze bijwerkingen worden uitgelegd.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek uitgevoerd naar interacties.
Op basis van de biotransformatie en eliminatie van faricimab (zie rubriek 5.2) worden geen interacties verwacht. Desondanks mag faricimab niet gelijktijdig toegediend worden met andere systemische of oculair toegediende anti-VEGF-middelen (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 3 maanden na de laatste intravitreale injectie van faricimab.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van faricimab bij zwangere vrouwen. De systemische blootstelling aan faricimab na oculaire toediening is laag, maar als gevolg van het werkingsmechanisme (VEGF-remming) moet faricimab worden beschouwd als potentieel teratogeen en embryo-/foetotoxisch (zie rubriek 5.3).
Vabysmo mag niet tijdens de zwangerschap worden gebruikt, tenzij het mogelijke voordeel opweegt tegen het mogelijke risico voor de foetus.
Borstvoeding
Het is niet bekend of faricimab in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Vabysmo mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Vabysmo moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er werden geen effecten van faricimab op de voortplantingsorganen of vruchtbaarheid waargenomen in een 6 maanden durend onderzoek met cynomolgus-apen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Vabysmo heeft een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Tijdelijke visuele stoornissen kunnen optreden na de intravitreale injectie en het bijbehorende oogonderzoek. Patiënten mogen niet rijden of machines bedienen totdat de visuele functie voldoende is hersteld.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest vaak gemelde bijwerkingen waren cataract (10%), conjunctivale bloeding (7%), glasvochtloslating (4%), toename in IOD (4%), mouches volantes (4%), oogpijn (3%) en retinale pigmentepitheelscheur (alleen bij natte LMD) (3%).
De meest ernstige bijwerkingen waren uveïtis (0,5%), endoftalmitis (0,4%), vitritis (0,4%), retinale scheur (0,2%), rhegmatogene netvliesloslating (0,1%) en traumatisch cataract (< 0,1%) (zie rubriek 4.4).
Tabel met lijst van bijwerkingen
De bijwerkingen die werden gemeld in klinische onderzoeken of na het op de markt brengen worden weergegeven volgens MedDRA-systeem/orgaanklasse en gerangschikt per frequentie waarbij de volgende conventie is gebruikt: Zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000) of niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiecategorie worden bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 1: Frequenties van bijwerkingen
| MedDRA-systeem/orgaanklasse | Frequentiecategorie |
| Oogaandoeningen | |
| Cataract | Vaak |
| Conjunctivale bloeding | Vaak |
| Glasvochtloslating | Vaak |
| Verhoogde intraoculaire druk | Vaak |
| Mouches volantes (glasvochttroebelingen) | Vaak |
| Retinale pigmentepitheelscheur (alleen natte LMD) | Vaak |
| Oogpijn | Vaak |
| Cornea geschaafd | Soms |
| Oogirritatie | Soms |
| Verhoogde lacrimatie | Soms |
| Wazig zien | Soms |
| Oogpruritus | Soms |
| Oculair ongemak | Soms |
| Oculaire hyperemie | Soms |
| Iritis | Soms |
| Afname gezichtsscherpte | Soms |
| Uveïtis | Soms |
| Endoftalmitis | Soms |
| Gevoel van vreemd lichaam | Soms |
| Glasvochtbloeding | Soms |
| Vitritis | Soms |
| Iridocyclitis | Soms |
| Conjunctivale hyperemie | Soms |
| Pijn door ingreep | Soms |
| Retinale scheur | Soms |
| Rhegmatogene netvliesloslating | Soms |
| Tijdelijke afname gezichtsscherpte | Zelden |
| Traumatisch cataract | Zelden |
| Retina vasculitis* | Niet bekend |
| Retinale occlusieve vasculitis* | Niet bekend |
Termen die gemarkeerd zijn met een asterisk (*) zijn bijwerkingen die zijn vastgesteld op basis van spontane meldingen na het op de markt brengen. Omdat deze bijwerkingen op vrijwillige basis worden gemeld door een populatie van een onbekende omvang, is het niet altijd mogelijk om een betrouwbare schatting te maken van de frequentie.
Beschrijving van geselecteerde bijwerkingen
Retina vasculitis en retinale occlusieve vasculitis
Zeldzame gevallen van retina vasculitis en/of retinale occlusieve vasculitis werden spontaan gemeld na het in de handel brengen (zie rubriek 4.4). Retina vasculitis en retinale occlusieve vasculitis zijn ook gemeld door patiënten die intravitreale behandelingen kregen.
Productklasse-gerelateerde bijwerkingen
Er is een theoretisch risico op arteriële trombo-embolische voorvallen, waaronder beroerte en myocardinfarct, na intravitreaal gebruik van VEGF-remmers. Een lage incidentie van arteriële trombo-embolische voorvallen werd waargenomen in de klinische onderzoeken met faricimab bij patiënten met natte LMD, DME en RVO (zie rubriek 4.4). Bij alle indicaties werd geen merkbaar verschil waargenomen tussen de armen die werden behandeld met faricimab en de comparator.
Immunogeniteit
Er bestaat een kans op een immuunrespons bij patiënten die worden behandeld met faricimab (zie rubriek 4.4). Na behandeling met faricimab tot 112 weken (natte LMD), tot 100 weken (DME) en tot 72 weken (RVO), werden tijdens de behandeling ontstane antilichamen tegen faricimab gedetecteerd bij ongeveer 13,8%, 9,6% en 14,4% van de patiënten met respectievelijk natte LMD, DME en RVO, die gerandomiseerd waren naar faricimab. De klinische relevantie van antilichamen tegen faricimab op de veiligheid is op dit moment onduidelijk. De incidentie van intraoculaire ontsteking bij patiënten met antilichamen tegen faricimab was 12/98 (12,2%; natte LMD), 15/128 (11,7%; DME) en 9/95 (9,5%; RVO) en bij patiënten zonder antilichamen tegen faricimab 8/562 (1,4%; natte LMD), 5/1.124 (0,4%; DME) en 10/543 (1,8%; RVO). De incidentie van ernstige oculaire bijwerkingen bij patiënten met antilichamen tegen faricimab was 6/98 (6,1%; natte LMD), 14/128 (10,9%; DME) en 7/95 (7,4%; RVO) en bij patiënten zonder antilichamen tegen faricimab 23/562 (4,1%; natte LMD), 45/1.124 (4,0% DME) en 34/543 (6,3%; RVO). Antilichamen tegen faricimab werden niet geassocieerd met een impact op de klinische werkzaamheid of systemische farmacokinetiek.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Overdosering met een groter dan aanbevolen injectievolume kan de intraoculaire druk verhogen. In het geval van een overdosis moet de IOD worden gecontroleerd en, indien noodzakelijk geacht door de behandelend arts, moet een passende behandeling worden gestart.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Oftalmologica, antineovascularisatiemiddelen, ATC-code: S01AL09
Werkingsmechanisme
Faricimab is een gehumaniseerd bispecifiek immunoglobuline G1 (IgG1) antilichaam dat werkt door remming van twee verschillende routes door neutralisatie van zowel angiopoëtine-2 (Ang-2) als vasculaire endotheliale groeifactor A (VEGF-A).
Ang-2 veroorzaakt vasculaire instabiliteit door bevordering van endotheeldestabilisatie, verlies van pericyten en pathologische angiogenese, waardoor vasculaire lekkage en ontsteking worden versterkt. Het sensibiliseert ook bloedvaten voor de activiteit van VEGF-A, wat leidt tot verdere vasculaire destabilisatie. Ang-2 en VEGF-A verhogen synergetisch de vasculaire permeabiliteit en stimuleren neovascularisatie.
Door duale remming van Ang-2 en VEGF-A vermindert faricimab de vasculaire permeabiliteit en ontsteking, remt het de pathologische angiogenese en herstelt het de vasculaire stabiliteit. Farmacodynamische effecten
Verlaagde mediane concentraties van oculaire vrije Ang-2 en vrije VEGF-A ten opzichte van baseline werden waargenomen vanaf dag 7 in de zes hieronder beschreven fase III-onderzoeken.
Natte LMD
In de onderzoeken TENAYA en LUCERNE werden objectieve, vooraf gespecificeerde visuele en anatomische criteria, alsook klinische beoordeling door de behandelend arts, gebruikt als leidraad voor het behandelbesluit op de beoordelingsmomenten van ziekteactiviteit (week 20 en week 24).
De gemiddelde centrale subvelddikte (CST)-afnames vanaf baseline tot aan de bezoeken voor het primaire eindpunt (gemiddeld in week 40-48) waren vergelijkbaar met die waargenomen met aflibercept, met -137 μm en -137 μm bij patiënten behandeld met faricimab gedoseerd tot elke 16 weken (Q16W) vergeleken met -129 μm en -131 μm voor aflibercept in respectievelijk TENAYA en LUCERNE. De gemiddelde CST-afnames bleven tot 2 jaar aanhouden.
In week 48 was voor beide onderzoeken het effect vergelijkbaar tussen faricimab en aflibercept voor de afname van intraretinale vochtophoping (IRF), subretinale vochtophoping (SRF) en PED. Deze effecten voor IRF, SRF en PED bleven tot 2 jaar aanhouden. Ook was de verandering in het totale laesiegebied door CNV (choroïdale neovascularisatie) ten opzichte van baseline en de afname in het lekkagegebied door CNV ten opzichte van baseline vergelijkbaar tussen de patiënten die werden behandeld met faricimab en aflibercept.
DME
In YOSEMITE en RHINE maakten anatomische parameters met betrekking tot macula-oedeem deel uit van de beoordelingen van ziekteactiviteit om tot een behandelbesluit te leiden.
Gemiddelde afnames van de CST ten opzichte van baseline bij de bezoeken voor het primaire eindpunt (gemiddeld in week 48-56) waren numeriek groter dan die werden waargenomen in de aflibercept-arm, met -207 μm en -197 μm bij patiënten behandeld met faricimab Q8W en faricimab tot Q16W met aanpasbare dosering in vergelijking met -170 μm bij patiënten behandeld met aflibercept Q8W in YOSEMITE; resultaten waren respectievelijk -196 μm, -188 μm en -170 μm in RHINE. Consistente afnames van de CST werden tot 2 jaar waargenomen. In beide onderzoeken was het percentage patiënten dat afwezigheid van IRF en afwezigheid van DME (gedefinieerd als het bereiken van CST lager dan 325 µm) in de tijd tot en met jaar 2 bereikte groter in beide faricimab-armen vergeleken met de aflibercept-arm.
RVO
In fase III-onderzoeken bij patiënten met retinale veneuze takocclusie (BRVO; BALATON) en centrale/hemiretinale veneuze occlusie (C/HRVO; COMINO) werden afnames van de gemiddelde CST waargenomen vanaf baseline tot week 24 met faricimab Q4W die vergelijkbaar waren met die van aflibercept Q4W. De gemiddelde afname van de CST vanaf baseline tot week 24 was 311,4 μm voor faricimab Q4W versus 304,4 μm voor aflibercept Q4W, in BALATON, en respectievelijk 461,6 μm versus 448,8 μm in COMINO voor faricimab en aflibercept. De CST-afnames hielden aan tot week 72 bij patiënten die overgingen op een faricimab-behandelregime tot Q16W met aanpasbaar doseringsschema.
In beide onderzoeken was het percentage patiënten dat afwezigheid van IRF, afwezigheid van SRF en afwezigheid van macula-oedeem (gedefinieerd als het bereiken van CST lager dan 325 µm) bereikte in de tijd tot en met week 24 vergelijkbaar tussen de faricimab Q4W- en de aflibercept Q4W-arm. Deze resultaten hielden aan tot week 72 bij patiënten die overgingen op een faricimab-behandelregime tot Q16W met aanpasbaar doseringsschema.
Klinische werkzaamheid en veiligheid
Natte LMD
De veiligheid en werkzaamheid van faricimab werden bij patiënten met natte LMD beoordeeld in twee gerandomiseerde, multicentrische, dubbelblinde, met actieve comparator gecontroleerde, non-inferioriteitsonderzoeken van 2 jaar (TENAYA en LUCERNE). Er werden in totaal 1.329 patiënten geïncludeerd, waarvan 1.135 (85%) de onderzoeken afrondden tot en met week 112. In totaal kregen 1.326 patiënten ten minste één dosis (664 met faricimab). De leeftijd van de patiënten varieerde van 50 tot 99 jaar met een gemiddelde [standaarddeviatie; SD] van 75,9 [8,6] jaar.
In beide onderzoeken werden patiënten in een verhouding van 1:1 gerandomiseerd naar een van twee behandelregimes:
- Faricimab 6 mg tot Q16W na vier initiële maandelijkse doses
- Aflibercept 2 mg Q8W na drie initiële maandelijkse doses
Na de eerste vier maandelijkse doses (week 0, 4, 8 en 12) kregen patiënten die gerandomiseerd waren naar de faricimab-arm een dosering Q16W, om de 12 weken (Q12W) of Q8W op basis van een beoordeling van ziekteactiviteit in week 20 en 24. Ziekteactiviteit werd bepaald aan de hand van objectieve vooraf gespecificeerde visuele (BCVA) en anatomische criteria (CST), evenals klinisch onderzoek door de behandelend arts naar de aanwezigheid van maculabloeding of ziekteactiviteit van natte LMD die behandeling nodig heeft (alleen in week 24). Patiënten bleven deze vaste behandelintervallen gebruiken tot week 60 zonder aanvullende behandeling. Vanaf week 60 gingen de patiënten in de faricimab-arm over naar een aanpasbaar doseringsschema, waarbij hun behandelinterval kon worden aangepast door de intervallen te verlengen met maximaal 4 weken (tot maximaal Q16W) of te verkorten met maximaal 8 weken (tot maximaal Q8W). Dit werd gedaan op basis van een geautomatiseerde objectieve beoordeling van vooraf gespecificeerde criteria voor visuele (BCVA) en anatomische ziekteactiviteit (CST en maculabloeding). Patiënten in de aflibercept-arm kregen gedurende de gehele onderzoeksperiode een dosering Q8W. Beide onderzoeken duurden 112 weken.
Resultaten
Beide onderzoeken toonden werkzaamheid aan voor het primaire eindpunt, gedefinieerd als de gemiddelde verandering in BCVA ten opzichte van baseline wanneer het gemiddelde van de bezoeken van week 40, 44 en 48 werd gemeten aan de hand van de Early Treatment Diabetic Retinopathy Study (ETDRS)-letterscore (tabel 2 en tabel 3). In beide onderzoeken hadden patiënten die werden behandeld met faricimab tot Q16W een gemiddelde verandering in BCVA ten opzichte van baseline die non-inferieur was, net zoals bij patiënten die werden behandeld met aflibercept Q8W tot jaar 1, en deze verbeteringen in gezichtsscherpte bleven tot week 112 aanhouden. Verbeteringen in BCVA ten opzichte van baseline in week 112 staan weergegeven in figuur 1.
Het percentage patiënten was voor elk van de verschillende behandelintervallen in week 112 in TENAYA en LUCERNE respectievelijk:
- Q16W, 59% en 67%
- Q12W, 15% en 14%
- Q8W, 26% en 19%
Tabel 2: Werkzaamheidsresultaten van de bezoeken voor het primaire eindpunta en van jaar 2b in TENAYA
| Werkzaamheidsresultaten | TENAYA | |||
| Jaar 1 | Jaar 2 | |||
Faricimab tot Q16W N = 334 | Aflibercept Q8W N = 337 | Faricimab tot Q16W N = 334 | Aflibercept Q8W N = 337 | |
Gemiddelde verandering in BCVA zoals gemeten aan de hand van de ETDRS-letterscore ten opzichte van baseline (95%-BI) | 5,8 (4,6; 7,1) | 5,1 (3,9; 6,4) | 3,7 (2,1; 5,4) | 3,3 (1,7; 4,9) |
| Verschil in LS gemiddelde (95%-BI) | 0,7 (-1,1; 2,5) | 0,4 (-1,9; 2,8) | ||
Percentage patiënten met ≥ 15 letters winst ten opzichte van baseline (CMH- gewogen %; 95%-BI) | 20,0% (15,6%; 24,4%) | 15,7% (11,9%; 19,6%) | 22,5% (17,8%; 27,2%) | 16,9% (12,7%; 21,1%) |
| Verschil in CMH-gewogen % (95%-BI) | 4,3% (-1,6%; 10,1%) | 5,6% (-0,7%; 11,9%) | ||
Percentage patiënten waarbij verslechtering van ≥ 15 letters ten opzichte van baseline wordt voorkomen (CMH-gewogen %; 95%-BI) | 95,4% (93,0%; 97,7%) | 94,1% (91,5%; 96,7 %) | 92,1% (89,1%; 95,1%) | 88,6% (85,1%; 92,2%) |
| Verschil in CMH-gewogen % (95%-BI) | 1,3% (-2,2%; 4,8%) | 3,4% (-1,2%; 8,1%) | ||
a Gemiddelde van week 40, 44 en 48, bGemiddelde van week 104, 108 en 112
BCVA : best gecorrigeerde gezichtsscherpte
ETDRS: Early Treatment Diabetic Retinopathy Study
BI: Betrouwbaarheidsinterval
LS: Least Squares (kleinstekwadratenschatting)
CMH: Cochran–Mantel–Haenszel-methode; een statistische test die een schatting maakt voor het verband met een binaire uitkomst en wordt gebruikt voor de beoordeling van categorische variabelen. Tabel 3: Werkzaamheidsresultaten van de bezoeken voor het primaire eindpunta en van jaar 2b in LUCERNE
| Werkzaamheidsresultaten | LUCERNE | |||
| Jaar 1 | Jaar 2 | |||
Faricimab tot Q16W N = 331 | Aflibercept Q8W N = 327 | Faricimab tot Q16W N = 331 | Aflibercept Q8W N = 327 | |
Gemiddelde verandering in BCVA zoals gemeten aan de hand van de ETDRS-letterscore ten opzichte van baseline (95%-BI) | 6,6 (5,3; 7,8) | 6,6 (5,3; 7,8) | 5,0 (3,4; 6,6) | 5,2 (3,6; 6,8) |
| Verschil in LS gemiddelde (95%-BI) | 0,0 (-1,7; 1,8) | -0,2 (-2,4; 2,1) | ||
Percentage patiënten met ≥ 15 letters winst ten opzichte van baseline (CMH- gewogen %; 95%-BI) | 20,2% (15,9%; 24,6%) | 22,2% (17,7%; 26,8%) | 22,4% (17,8%; 27,1%) | 21,3% (16,8%; 25,9%) |
| Verschil in CMH-gewogen % (95%-BI) | -2,0% (-8,3%; 4,3%) | 1,1% (-5,4%; 7,6%) | ||
Percentage patiënten waarbij verslechtering van ≥ 15 letters ten opzichte van baseline wordt voorkomen (CMH-gewogen %; 95%-BI) | 95,8% (93,6%; 98,0%) | 97,3% (95,5%; 99,1%) | 92,9% (90,1%; 95,8%) | 93,2% (90,2%; 96,2%) |
| Verschil in CMH-gewogen % (95%-BI) | -1,5% (-4,4%; 1,3%) | -0,2% (-4,4%; 3,9%) | ||
a Gemiddelde van week 40, 44 en 48, bGemiddelde van week 104, 108 en 112
BCVA : best gecorrigeerde gezichtsscherpte
ETDRS: Early Treatment Diabetic Retinopathy Study
BI: Betrouwbaarheidsinterval
LS: Least Squares (kleinstekwadratenschatting)
CMH: Cochran–Mantel–Haenszel-methode; een statistische test die een schatting maakt voor het verband met een binaire uitkomst en wordt gebruikt voor de beoordeling van categorische variabelen. Figuur 1: Gemiddelde verandering in gezichtsscherpte vanaf baseline tot jaar 2 (week 112); gecombineerde gegevens van onderzoeken TENAYA en LUCERNE
In zowel TENAYA als LUCERNE waren de verbeteringen in BCVA en CST ten opzichte van baseline in week 60 vergelijkbaar tussen de twee behandelarmen en consistent met de verbeteringen die werden waargenomen in week 48.
In week 60 had 46% van de patiënten in zowel TENAYA als LUCERNE een interval van Q16W. Hiervan behield 69% van de patiënten in beide onderzoeken een interval van Q16W tot en met week 112 zonder het interval te verkorten.
In week 60 hadden 80% en 78% van de patiënten in respectievelijk TENAYA en LUCERNE een interval van ≥ Q12W (Q16W of Q12W). Van deze patiënten behielden respectievelijk 67% en 75% een interval van ≥ Q12W tot en met week 112 zonder het interval te verkorten beneden de Q12W.
In week 60 had 33% van de patiënten in zowel TENAYA als LUCERNE een interval van Q12W. Van deze patiënten behielden respectievelijk 3,2% en 0% in TENAYA en LUCERNE een interval van Q12W tot en met week 112.
In week 60 hadden respectievelijk 20% en 22% van de patiënten in TENAYA en LUCERNE een interval van Q8W. Van deze patiënten behielden respectievelijk 34% en 30% in TENAYA en LUCERNE een behandeling Q8W tot en met week 112.
Werkzaamheidsresultaten in alle evalueerbare subgroepen (bijv. leeftijd, geslacht, ras, gezichtsscherpte op baseline, laesietype, laesiegrootte) voor elk onderzoek, en in de gepoolde analyse, kwamen overeen met de resultaten van de totale populatie.
In beide onderzoeken toonde faricimab tot Q16W een verbetering aan in het vooraf gespecificeerde werkzaamheidseindpunt voor de gemiddelde verandering in de samengestelde score van National Eye Institute Visual Function Questionnaire (NEI VFQ-25) vanaf baseline tot week 48. Deze was vergelijkbaar met die van aflibercept Q8W en kwam 4 punten boven de grenswaarde uit. De grootte van deze verandering komt overeen met een verbetering in BCVA van 15 letters. De incidentie van oculaire bijwerkingen in het tijdens het onderzoek behandelde oog was 53,9% en 52,1% en van niet-oculaire bijwerkingen 73,3% en 74,3%, tot en met week 112, in respectievelijk de faricimab- en aflibercept-arm (zie rubriek 4.4 en 4.8).
1.029 patiënten die eerder ofwel TENAYA ofwel LUCERNE hadden voltooid, werden geïncludeerd in AVONELLE-X, een 2 jaar durend, multicenter, verlengd langetermijnonderzoek ontworpen om de veiligheid en verdraagbaarheid op lange termijn te evalueren van intravitreale faricimab 6 mg, toegediend volgens een aanpasbaar doseringsschema.
Het veiligheidsprofiel van faricimab op lange termijn dat werd waargenomen in AVONELLE-X was consistent met de TENAYA- en LUCERNE-onderzoeken.
DME
De veiligheid en werkzaamheid van faricimab werden beoordeeld bij patiënten met DME in twee gerandomiseerde, multicentrische, dubbelblinde, met actieve comparator gecontroleerde, non-inferioriteitsonderzoeken van 2 jaar (YOSEMITE en RHINE). Er werden in totaal 1.891 patiënten geïncludeerd in de twee onderzoeken waarbij 1.622 (86%) van de patiënten de onderzoeken afrondden in week 100. In totaal werden 1.887 patiënten behandeld met ten minste één dosis tot week 56 (1.262 met faricimab). De leeftijd van de patiënten varieerde van 24 tot 91 jaar met een gemiddelde [SD] van 62,2 [9,9] jaar. De totale populatie omvatte zowel patiënten die niet eerder waren behandeld (78%) als patiënten die eerder waren behandeld met een VEGF-remmer voorafgaand aan deelname aan het onderzoek (22%). In beide onderzoeken werden patiënten gerandomiseerd in een verhouding van 1:1:1 naar een van de drie behandelarmen:
- Faricimab 6 mg Q8W na 6 initiële maandelijkse doses.
Faricimab 6 mg tot Q16W met aanpasbare dosering toegediend in intervallen van 4, 8, 12 of
16 weken na 4 initiële maandelijkse doses.
- Aflibercept 2 mg Q8W na 5 initiële maandelijkse doses.
Bij de arm die Q16W met aanpasbare dosering kreeg werd een gestandaardiseerde treat-and-extend benadering toegepast. Het behandelinterval kon worden verlengd in stappen van 4 weken of worden verkort in stappen van 4 of 8 weken alleen op basis van de anatomische en/of visuele resultaten die tijdens de bezoeken waarop toediening plaatsvond werden verkregen.
Resultaten
Beide onderzoeken toonden werkzaamheid aan voor het primaire eindpunt, gedefinieerd als de gemiddelde verandering in BCVA ten opzichte van baseline na 1 jaar (gemiddelde van de bezoeken van week 48, 52 en 56), gemeten aan de hand van de ETDRS-letterscore. In beide onderzoeken hadden patiënten die werden behandeld met faricimab tot Q16W een gemiddelde verandering in BCVA ten opzichte van baseline die non-inferieur was, net als patiënten die werden behandeld met aflibercept Q8W na 1 jaar, en deze verbeteringen in gezichtsscherpte bleven tot 2 jaar aanhouden.
Na 4 initiële maandelijkse doses hadden de patiënten in de arm behandeld met faricimab tot Q16W met aanpasbare dosering een totaal aantal injecties van minimaal 6 en maximaal 21 tot week 96 gekregen. In week 52 bereikte 74% en 71% van de patiënten in de arm met faricimab tot Q16W met aanpasbare dosering een behandelinterval van Q16W of Q12W in respectievelijk YOSEMITE en RHINE (Q16W bij 53% en 51%, Q12W bij 21% en 20% ). Van deze patiënten bleef 75% en 84% een behandelinterval van ≥ Q12W aanhouden tot week 96 zonder dat het interval werd verkort tot beneden de Q12W; van de patiënten die Q16W tot week 52 kregen bleef 70% en 82% van de patiënten een behandelinterval van Q16W aanhouden tot week 96 zonder dat het interval werd verkort tot beneden de Q16W in respectievelijk YOSEMITE en RHINE. In week 96 bereikte 78% van de patiënten behandeld met faricimab tot Q16W met aanpasbare dosering een behandelinterval van Q16W of Q12W in beide onderzoeken (Q16W bij 60% en 64%, Q12W bij 18% en 14% ). Bij 4% en 6% van de patiënten werd in respectievelijk YOSEMITE en RHINE het behandelinterval verlengd tot Q8W en bleef op een behandelinterval ≤ Q8W tot en met week 96. Van de patiënten kreeg 3% en 5% alleen een dosering van Q4W in respectievelijk YOSEMITE en RHINE tot en met week 96.
Gedetailleerde onderzoeksresultaten van YOSEMITE en RHINE staan hieronder weergegeven in tabel 4, tabel 5 en figuur 2.
Tabel 4: Werkzaamheidsresultaten van de bezoeken voor het primaire eindpunt van jaar 1a en jaar 2b in YOSEMITE
| Werkzaamheidsresultaten | YOSEMITE | |||||
| Jaar 1 | Jaar 2 | |||||
| Faricimab Q8W N = 315 | Faricimab tot Q16W met aanpasbare dosering N = 313 | Aflibercept Q8W N = 312 | Faricimab Q8W N = 315 | Faricimab tot Q16W met aanpasbare dosering N = 313 | Aflibercept Q8W N = 312 | |
Gemiddelde verandering in BCVA zoals gemeten aan de hand van de ETDRS- letterscore ten opzichte van baseline (97,5%-BI jaar 1 en 95%-BI jaar 2) | 10,7 (9,4; 12,0) | 11,6 (10,3; 12,9) | 10,9 (9,6; 12,2) | 10,7 (9,4; 12,1) | 10,7 (9,4; 12,1) | 11,4 (10,0; 12,7) |
| Verschil in LS gemiddelde (97,5%-BI jaar 1 en 95%-BI jaar 2) | -0,2 (-2,0; 1,6) | 0,7 (-1,1; 2,5) | -0,7 (-2,6; 1,2) | -0,7 (-2,5; 1,2) | ||
Percentage patiënten met ≥ 15 letters winst ten opzichte van baseline (CMH-gewogen %; 95%-BI jaar 1 en jaar 2) | 29,2% (23,9%; 34,5%) | 35,5% (30,1%; 40,9%) | 31,8% (26,6%; 37,0%) | 37,2% (31,4%; 42,9%) | 38,2% (32,8%; 43,7%) | 37,4% (31,7%; 43,0%) |
Verschil in CMH-gewogen % (95%-BI jaar 1 en jaar 2) | -2,6% (-10,0%; 4,9%) | 3,5% (-4,0%; 11,1%) | -0,2% (-8,2%; 7,8%) | 0,2% (-7,6%; 8,1%) | ||
Percentage patiënten waarbij verslechtering van ≥ 15 letters ten opzichte van baseline wordt voorkomen (CMH-gewogen %, 95% BI jaar 1 en jaar 2) | 98,1% (96,5%; 99,7%) | 98,6% (97,2%; 100,0%) | 98,9% (97,6%; 100,0%) | 97,6% (95,7%; 99,5%) | 97,8% (96,1%; 99,5%) | 98,0% (96,2%; 99,7%) |
Verschil in CMH-gewogen % (95%-BI jaar 1 en jaar 2) | -0,8% (-2,8%; 1,3%) | -0,3% (-2,2%; 1,5%) | -0,4% (-2,9%; 2,2%) | -0,2% (-2,6%,; 2,2%) | ||
a Gemiddelde van week 48, 52, 56; bGemiddelde van week 92, 96, 100
BCVA : best gecorrigeerde gezichtsscherpte
ETDRS: Early Treatment Diabetic Retinopathy Study
LS: Least Squares (kleinstekwadratenschatting)
BI: Betrouwbaarheidsinterval
CMH: Cochran–Mantel–Haenszel-methode; een statistische test die een schatting maakt voor het verband met een binaire uitkomst en wordt gebruikt voor de beoordeling van categorische variabelen. Nota bene: CMH-gewogen % voor de aflibercept-arm is weergegeven om faricimab Q8W vs. aflibercept te vergelijken, maar het overeenkomend CMH-gewogen % voor faricimab met aanpasbare dosering vs. aflibercept is vergelijkbaar met wat hierboven wordt weergegeven.
Tabel 5: Werkzaamheidsresultaten van de bezoeken voor het primaire eindpunt van jaar 1a en jaar 2b in RHINE
| Werkzaamheidsresultaten | RHINE | |||||
| Jaar 1 | Jaar 2 | |||||
| Faricimab Q8W N = 317 | Faricimab tot Q16W met aanpasbare dosering N = 319 | Aflibercept Q8W N = 315 | Faricimab Q8W N = 317 | Faricimab tot Q16W met aanpasbare dosering N = 319 | Aflibercept Q8W N = 315 | |
Gemiddelde verandering in BCVA zoals gemeten aan de hand van de ETDRS- letterscore ten opzichte van baseline (97,5%-BI jaar 1 en 95%-BI jaar 2) | 11,8 (10,6; 13,0) | 10,8 (9,6; 11,9) | 10,3 (9,1; 11,4) | 10,9 (9,5; 12,3) | 10,1 (8,7; 11,5) | 9,4 (7,9; 10,8) |
| Verschil in LS gemiddelde (97,5%-BI jaar 1 en 95%-BI jaar 2) | 1,5 (-0,1; 3,2) | 0,5 (-1,1; 2,1) | 1,5 (-0,5; 3,6) | 0,7 (-1,3; 2,7) | ||
Percentage patiënten met ≥ 15 letters winst ten opzichte van baseline (CMH-gewogen %, 95%-BI jaar 1 en jaar 2) | 33,8% (28,4%; 39,2%) | 28,5% (23,6%; 33,3%) | 30,3% (25,0%; 35,5%) | 39,8% (34,0%; 45,6%) | 31,1% (26,1%; 36,1%) | 39,0% (33,2%; 44,8%) |
Verschil in CMH- gewogen % (95%-BI jaar 1 en jaar 2) | 3,5% (-4,0%; 11,1%) | -2,0% (-9,1%; 5,2%) | 0,8% (-7,4%; 9,0%) | -8% (-15,7%; -0,3%) | ||
Percentage patiënten waarbij verslechtering van ≥ 15 letters ten opzichte van baseline wordt voorkomen (CMH-gewogen %, 95%-BI jaar 1 en jaar 2) | 98,9% (97,6%; 100,0%) | 98,7% (97,4%; 100,0%) | 98,6% (97,2%; 99,9%) | 96,6% (94,4%; 98,8%) | 96,8% (94,8%; 98,9%) | 97,6% (95,7%; 99,5%) |
Verschil in CMH- gewogen % (95%-BI jaar 1 en jaar 2) | 0,3% (-1,6%; 2,1%) | 0,0% (-1,8%; 1,9%) | -1,0% (-3,9%; 1,9%) | -0,7% (-3,5%; 2,0%) | ||
a Gemiddelde van week 48, 52, 56; bGemiddelde van week 92, 96, 100
BCVA: best gecorrigeerde gezichtsscherpte
ETDRS: Early Treatment Diabetic Retinopathy Study
LS: Least Squares (kleinstekwadratenschatting)
BI: Betrouwbaarheidsinterval
CMH: Cochran–Mantel–Haenszel-methode; een statistische test die een schatting maakt voor het verband met een binaire uitkomst en wordt gebruikt voor de beoordeling van categorische variabelen. Nota bene: CMH-gewogen % voor de aflibercept-arm is weergegeven om faricimab Q8W vs. aflibercept te vergelijken, maar het overeenkomend CMH-gewogen % voor faricimab met aanpasbare dosering vs. aflibercept is vergelijkbaar met wat hierboven wordt weergegeven.
Figuur 2: Gemiddelde verandering in gezichtsscherpte vanaf baseline tot 2 jaar (week 100); gecombineerde gegevens van onderzoeken YOSEMITE en RHINE
Werkzaamheidsresultaten bij patiënten die niet eerder waren behandeld met anti-VEGF-middelen voorafgaand aan deelname aan het onderzoek en in alle andere evalueerbare subgroepen (bijv. leeftijd, geslacht, ras, HbA1c op baseline, gezichtsscherpte op baseline) in elk onderzoek kwamen overeen met de resultaten van de totale populatie.
Voor alle onderzoeken toonden faricimab Q8W en tot Q16W met aanpasbare dosering een verbetering aan in het vooraf gespecificeerde werkzaamheidseindpunt voor de gemiddelde verandering in de samengestelde score van NEI VFQ-25 vanaf baseline tot week 52. Deze was vergelijkbaar met die van aflibercept Q8W en kwam 4 punten boven de grenswaarde uit. Ook toonden faricimab Q8W en tot Q16W met aanpasbare dosering een verbetering aan in het vooraf gespecificeerde werkzaamheidseindpunt voor de verandering in de score van NEI VFQ-25 voor activiteiten dichtbij, activiteiten veraf en rijvaardigheid die vergelijkbaar waren met aflibercept Q8W. De grootte van deze verandering komt overeen met een verbetering in BCVA van 15 letters. Vergelijkbare percentages patiënten die werden behandeld met faricimab Q8W, faricimab tot Q16W met aanpasbare dosering en aflibercept Q8W hadden een klinisch relevante verbetering in de samengestelde score van NEI VFQ-25, een vooraf gespecificeerd eindpunt, van ≥ 4 punten vanaf baseline tot week 52. Deze resultaten hielden aan tot in week 100.
Een bijkomend belangrijk werkzaamheidsresultaat in DME-onderzoeken was de verandering in Early Treatment Diabetic Retinopathy Study Diabetic Retinopathy Severity Scale (ETDRS-DRSS) vanaf baseline tot week 52. Van de 1.891 patiënten die deelnamen aan de onderzoeken YOSEMITE en RHINE, waren respectievelijk 708 en 720 patiënten evalueerbaar voor eindpunten voor DR.
De ETDRS-DRSS-scores varieerden van 10 tot 71 op baseline.
De meerderheid van de patiënten, ongeveer 60%, had matige tot ernstige niet-proliferatieve DR (DRSS 43/47/53) op baseline.
Het percentage patiënten dat ≥ 2-staps en ≥ 3-staps verbetering bereikte in ETDRS-DRSS t.o.v. baseline in week 52 en week 96 worden hieronder weergegeven in tabel 6 en tabel 7. Tabel 6: Percentage patiënten dat ≥ 2-staps en ≥ 3-staps verbetering bereikte in ETDRS-DRSS-score t.o.v. baseline in week 52 en week 96 in YOSEMITE (DR-evalueerbare populatie)
| YOSEMITE | ||||||
| Week 52 | Week 96 | |||||
| Faricimab Q8W n = 237 | Faricimab tot Q16W met aangepaste dosering n = 242 | Aflibercept Q8W n = 229 | Faricimab Q8W n = 220 | Faricimab tot Q16W met aanpasbare dosering n = 234 | Aflibercept Q8W n = 221 | |
Percentage patiënten dat ≥ 2-staps verbetering bereikte in ETDRS-DRSS t.o.v. baseline (CMH-gewogen %) | 46,0% | 42,5% | 35,8% | 51,4% | 42,8% | 42,2% |
| Gewogen verschil (97,5%-BI jaar 1 en 95%-BI jaar 2) | 10,2% (0,3%; 20,0%) | 6,1% (-3,6%; 15,8%) | 9,1% (0,0%; 18,2%) | 0,0% (-8,9%; 8,9%) | ||
Percentage patiënten dat ≥ 3-staps verbetering bereikte in ETDRS-DRSS t.o.v. baseline (CMH-gewogen %) | 16.8% | 15.5% | 14.7% | 22.4% | 14.6% | 20.9% |
| Gewogen verschil (95%-BI jaar 1 en jaar 2) | 2.1% (-4.3%; 8.6%) | 0.6% (-5.8%; 6.9%) | 1.5% (-6.0%; 9.0%) | -6.7% (-13.6%; 0.1%) | ||
ETDRS-DRSS: Early Treatment Diabetic Retinopathy Study Diabetic Retinopathy Severity Scale BI: Betrouwbaarheidsinterval
CMH: Cochran–Mantel–Haenszel-methode; een statistische test die een schatting maakt voor het verband met een binaire uitkomst en wordt gebruikt voor de beoordeling van categorische variabelen. Nota bene: CMH-gewogen % voor de aflibercept-arm is weergegeven om faricimab Q8W vs. aflibercept te vergelijken, maar het overeenkomend CMH-gewogen % voor faricimab met aanpasbare dosering vs. aflibercept is vergelijkbaar met wat hierboven wordt weergegeven.
Tabel 7: Percentage patiënten dat ≥ 2-staps en ≥ 3-staps verbetering bereikte in ETDRS-DRSS-score t.o.v. baseline in week 52 en week 96 in RHINE (DR-evalueerbare populatie)
| RHINE | ||||||
| Week 52 | Week 96 | |||||
| Faricimab Q8W n = 231 | Faricimab tot Q16W met aangepaste dosering n = 251 | Aflibercept Q8W n = 238 | Faricimab Q8W n = 214 | Faricimab tot Q16W met aanpasbare dosering n = 228 | Aflibercept Q8W n = 203 | |
Percentage patiënten dat ≥ 2-staps verbetering bereikte in ETDRS-DRSS t.o.v. baseline (CMH-gewogen %) | 44,2% | 43,7% | 46,8% | 53,5% | 44,3% | 43,8% |
| Gewogen verschil (97,5%-BI jaar 1 en 95%-BI jaar 2) | -2,6% (-12,6%; 7,4%) | -3,5% (-13,4%; 6,3%) | 9,7% (0,4%; 19,1%) | 0,3% (-8,9%; 9,5%) | ||
Percentage patiënten dat ≥ 3-staps verbetering bereikte in ETDRS-DRSS t.o.v. baseline (CMH-gewogen %) | 16,7% | 18,9% | 19,4% | 25,1% | 19,3% | 21,8% |
| Gewogen verschil (95%-BI jaar 1 en jaar 2) | -0,2% (-5,8%; 5,3%) | -1,1% (-8,0%; 5,9%) | 3,3% (-4,6%; 11,3%) | -2,7% (-10,2%; 4,8%) | ||
ETDRS-DRSS: Early Treatment Diabetic Retinopathy Study Diabetic Retinopathy Severity Scale BI: Betrouwbaarheidsinterval
CMH: Cochran–Mantel–Haenszel-methode; een statistische test die een schatting maakt voor het verband met een binaire uitkomst en wordt gebruikt voor de beoordeling van categorische variabelen. Nota bene: CMH-gewogen % voor de aflibercept-arm is weergegeven om faricimab Q8W vs. aflibercept te vergelijken, maar de CMH-gewogen % voor faricimab met aanpasbare dosering vs. aflibercept is vergelijkbaar met wat hierboven wordt weergegeven.
Werkzaamheidsresultaten in evalueerbare subgroepen (bijv. eerder behandeld met anti-VEGF-middel, leeftijd, geslacht, ras, HbA1c op baseline en gezichtsscherpte op baseline) in elk onderzoek kwamen over het algemeen overeen met de resultaten van de totale populatie.
Werkzaamheidsresultaten waren verschillend in subgroepen op basis van de ernst van DR op baseline en bij patiënten met matig ernstige en ernstige niet-proliferatieve DR werd de grootste ≥ 2-staps verbetering in DRSS gezien, waarbij ongeveer 90% van de patiënten verbeteringen bereikte die onder alle behandelarmen in de onderzoeken vergelijkbaar was.
De incidentie van oculaire bijwerkingen in het tijdens het onderzoek behandelde oog was respectievelijk 49,7%, 49,2% en 45,4% en van niet-oculaire bijwerkingen 73,0%, 74,2% en 75,7%, tot en met week 100 in respectievelijk de faricimab Q8W-, faricimab tot Q16W- en aflibercept Q8W-arm (zie rubriek 4.4 en 4.8).
1.474 patiënten die eerder ofwel YOSEMITE ofwel RHINE hadden voltooid, werden geïncludeerd in RHONE-X, een 2 jaar durend, multicenter, verlengd langetermijnonderzoek ontworpen om de veiligheid en verdraagbaarheid op lange termijn te evalueren van intravitreale faricimab 6 mg, toegediend met een op het individu afgestemd behandelinterval.
Het veiligheidsprofiel op lange termijn van faricimab dat werd waargenomen in RHONE-X was consistent met de YOSEMITE- en RHINE-onderzoeken.
Bilaterale behandeling
Er zijn beperkte gegevens beschikbaar over de veiligheid en werkzaamheid van gelijktijdige behandeling van beide ogen met faricimab (zie rubriek 4.4).
Van de 1.029 patiënten die in AVONELLE-X waren geïncludeerd, kregen 199 patiënten bilaterale faricimab-injecties. Bij deze populatie met bilateraal gebruik was de mediane blootstellingsduur 95,1 weken in het onderzoeksoog en 36,7 weken in het andere oog. Het waargenomen veiligheidsprofiel in de populatie met bilateraal gebruik was vergelijkbaar met het veiligheidsprofiel in de totale nLMD-onderzoekspopulatie.
Van de 1.474 patiënten die in RHONE-X waren geïncludeerd, kregen 416 patiënten bilaterale faricimab-injecties. Bij deze populatie met bilateraal gebruik was de mediane blootstellingsduur 100 weken in het onderzoeksoog en 16,9 weken in het andere oog. Het waargenomen veiligheidsprofiel in de populatie met bilateraal gebruik was vergelijkbaar met het veiligheidsprofiel in de totale DME-onderzoekspopulatie.
RVO
De veiligheid en werkzaamheid van faricimab werden beoordeeld in twee gerandomiseerde, multicentrische, dubbelblinde, 72 weken durende onderzoeken bij patiënten met macula-oedeem secundair aan BRVO (BALATON) of CRVO/HRVO (COMINO). Met actieve comparator gecontroleerde gegevens zijn beschikbaar tot en met maand 6.
In totaal namen 1.282 patiënten deel aan de twee onderzoeken (553 patiënten in BALATON en 729 patiënten in COMINO), waarbij 1.276 patiënten werden behandeld met ten minste één dosis tot en met week 24 (641 met faricimab). De leeftijd van de patiënten varieerde van 28 tot 93 jaar met een gemiddelde [SD] van 64 [10,7] jaar en 22 tot 100 jaar met een gemiddelde [SD] van 65 [13,2] jaar in respectievelijk BALATON en COMINO.
In totaal hadden 489 patiënten van de 553 gerandomiseerde patiënten in BALATON het onderzoek voltooid in week 72; 263 patiënten die initieel gerandomiseerd waren naar faricimab en 267 patiënten die initieel gerandomiseerd waren naar aflibercept kregen ten minste één dosis faricimab tijdens de aanpasbare doseringsfase.
In totaal hadden 656 patiënten van de 729 gerandomiseerde patiënten in COMINO het onderzoek voltooid in week 72; 353 patiënten die initieel gerandomiseerd waren naar faricimab en 342 patiënten die initieel gerandomiseerd waren naar aflibercept kregen ten minste één dosis faricimab tijdens de aanpasbare doseringsfase.
In beide onderzoeken werden de patiënten gerandomiseerd in een verhouding van 1:1 naar een van de twee behandelarmen tot week 24:
- Faricimab 6 mg Q4W voor 6 opeenvolgende maandelijkse doses.
- Aflibercept 2 mg Q4W voor 6 opeenvolgende maandelijkse doses.
Na 6 initiële maandelijkse doses werden patiënten die eerder gerandomiseerd waren naar de aflibercept 2 mg-arm overgezet op faricimab 6 mg en zij konden faricimab 6 mg tot Q16W met aanpasbare dosering krijgen, waarbij het behandelinterval verlengd kon worden in stappen van 4 weken of verkort met 4, 8 of 12 weken op basis van een geautomatiseerde objectieve beoordeling van vooraf gespecificeerde criteria voor visuele en anatomische ziekteactiviteit. Resultaten
Beide onderzoeken toonden werkzaamheid aan voor het primaire eindpunt, gedefinieerd als de verandering in BCVA ten opzichte van baseline na week 24, gemeten aan de hand van de ETDRS-letterscore. In beide onderzoeken hadden patiënten die werden behandeld met faricimab Q4W een gemiddelde verandering in BCVA ten opzichte van baseline die non-inferieur was, vergeleken met patiënten die met aflibercept Q4W werden behandeld. Deze verbeteringen in gezichtsscherpte hielden aan tot week 72 bij patiënten die overgingen op een faricimab-behandelregime tot Q16W met aanpasbaar doseringsschema.
Tussen week 24 en week 68, had 81,5% en 74,0% van de patiënten die een faricimab-behandelregime tot Q16W met aanpasbaar doseringsschema kregen een behandelinterval van Q12W of meer bereikt (Q16W of Q12W) in respectievelijk BALATON en COMINO. 72,1% en 61,6% van deze patiënten, in respectievelijk BALATON en COMINO, had ten minste 1 Q12W-cyclus afgerond en bleef op ≥ Q12W zonder dat het interval moest worden verkort tot onder Q12W tot en met week 68; 1,2% en 2,5% van de patiënten kreeg een Q4W dosering tijdens week 68 in respectievelijk BALATON en COMINO.
In beide onderzoeken vertoonden patiënten in de arm met faricimab Q4W in week 24 een verbetering in het vooraf gespecificeerde werkzaamheidseindpunt van verandering in de samengestelde score van NEI VFQ-25 vanaf baseline tot week 24 die vergelijkbaar was met aflibercept Q4W. Ook toonde faricimab Q4W een verbetering aan in het vooraf gespecificeerde werkzaamheidseindpunt voor de verandering vanaf baseline tot week 24 in de score van NEI VFQ-25 voor activiteiten dichtbij en activiteiten veraf, die vergelijkbaar waren met aflibercept Q4W. Deze resultaten hielden aan tot week 72 bij patiënten die overgegaan waren op een faricimab-behandelregime tot Q16W met aanpasbaar doseringsschema.
Tabel 8: Werkzaamheidsresultaten van de bezoeken voor het primaire eindpunt in week 24 en aan het einde van het onderzoek in BALATON
| Werkzaamheidsresultaten | BALATON | |||
| 24 weken | 72 wekena | |||
Faricimab Q4W N = 276 | Aflibercept Q4W N = 277 | Faricimab Q4W naar faricimab met aanpasbaar doserings-schema N = 276 | Aflibercept Q4W naar faricimab met aanpasbaar doserings-schema N = 277 | |
Gemiddelde verandering in BCVA zoals gemeten aan de hand van de ETDRS- letterscore ten opzichte van baseline (95%-BI) | 16,9 (15,7; 18,1) | 17,5 (16,3; 18,6) | 18,1 (16,9; 19,4) | 18,8 (17,5; 20,0) |
| Verschil in LS gemiddelde (95%-BI) | -0,6 (-2,2; 1,1) | |||
Percentage patiënten met ≥ 15 letters winst ten opzichte van baseline (CMH- gewogen %, 95%-BI) | 56,1% (50,4%; 61,9%) | 60,4% (54,7%; 66,0%) | 61,5% (56,0%; 67,0%) | 65,8% (60,3%; 71,2%) |
| Verschil in CMH-gewogen % (95%-BI) | -4,3% (-12,3%; 3,8%) | |||
a Gemiddelde van week 64, 68, 72
BCVA: best gecorrigeerde gezichtsscherpte
ETDRS: Early Treatment Diabetic Retinopathy Study
BI: Betrouwbaarheidsinterval
LS: Least Squares (kleinstekwadratenschatting)
CMH: Cochran–Mantel–Haenszel-methode; een statistische test die een schatting maakt voor het verband met een binaire uitkomst en wordt gebruikt voor de beoordeling van categorische variabelen
Tabel 9: Werkzaamheidsresultaten van de bezoeken voor het primaire eindpunt in week 24 en aan het einde van het onderzoeka in COMINO
| Werkzaamheidsresultaten | COMINO | |||
| 24 weken | 72 wekena | |||
Faricimab Q4W N = 366 | Aflibercept Q4W N = 363 | Faricimab Q4W naar faricimab met aanpasbaar doserings-schema N = 366 | Aflibercept Q4W naar faricimab met aanpasbaar doserings-schema N = 363 | |
Gemiddelde verandering in BCVA zoals gemeten aan de hand van de ETDRS- letterscore ten opzichte van baseline (95%-BI) | 16,9 (15,4; 18,3) | 17,3 (15,9; 18,8) | 16,9 (15,2; 18,6) | 17,1 (15,4; 18,8) |
| Verschil in LS gemiddelde (95%-BI) | -0,4 (-2,5; 1,6) | |||
| Werkzaamheidsresultaten | COMINO | |||
| 24 weken | 72 wekena | |||
Faricimab Q4W N = 366 | Aflibercept Q4W N = 363 | Faricimab Q4W naar faricimab met aanpasbaar doserings-schema N = 366 | Aflibercept Q4W naar faricimab met aanpasbaar doserings-schema N = 363 | |
Percentage patiënten met ≥ 15 letters winst ten opzichte van baseline (CMH gewogen %, 95%-BI) | 56,6% (51,7%; 61,5%) | 58,1% (53,3%; 62,9%) | 57,6% (52,8%; 62,5%) | 59,5% (54,7%; 64,3%) |
| Verschil in CMH-gewogen % (95%-BI) | -1,5% (-8,4%; 5,3%) | |||
a Gemiddelde van week 64, 68, 72
BCVA: best gecorrigeerde gezichtsscherpte
ETDRS: Early Treatment Diabetic Retinopathy Study
BI: Betrouwbaarheidsinterval
LS: Least Squares (kleinstekwadratenschatting)
CMH: Cochran–Mantel–Haenszel-methode; een statistische test die een schatting maakt voor het verband met een binaire uitkomst en wordt gebruikt voor de beoordeling van categorische variabelen
Figuur 3: Gemiddelde verandering in gezichtsscherpte vanaf baseline tot week 72 in BALATON
Faricimab-behandeling met 6 mg tot Q16W met een aanpasbaar doseringsschema werd gestart op week 24, maar niet alle patiënten kregen faricimab op week 24.
Figuur 4: Gemiddelde verandering in gezichtsscherpte vanaf baseline tot week 72 in COMINO
Faricimab-behandeling met 6 mg tot Q16W met een aanpasbaar doseringsschema werd gestart op week 24, maar niet alle patiënten kregen faricimab op week 24.
De incidentie van oculaire bijwerkingen in het tijdens het onderzoek behandelde oog was 20,1 % en 24,6 %, en van niet-oculaire bijwerkingen 32,9 % en 36,4 % tot en met week 24 in respectievelijk de faricimab Q4W- en de aflibercept Q4W-arm (zie rubriek 4.8).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met faricimab in alle subgroepen van pediatrische patiënten met natte LMD, DME en RVO (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Faricimab wordt intravitreaal toegediend om lokale effecten in het oog te bewerkstelligen.
Absorptie en distributie
Op basis van een farmacokinetische populatieanalyse (inclusief natte LMD en DME, N = 2.246) wordt de geschatte maximale vrije (ongebonden aan VEGF-A en Ang-2) plasmaconcentratie van faricimab (Cmax) ongeveer 2 dagen na dosering bereikt. De gemiddelde [±SD] Cmax in plasma is geschat op 0,23 [0,07] μg/ml en 0,22 [0,07] μg/ml bij patiënten met respectievelijk natte LMD en DME. Na herhaalde dosering wordt voorspeld dat de gemiddelde plasma-dalconcentratie van vrije faricimab 0,002-0,003 μg/ml is voor de Q8W-dosering.
Faricimab vertoonde dosisproportionele farmacokinetiek (op basis van Cmax en AUC) over het dosisbereik van 0,5 mg-6 mg. Er was geen accumulatie van faricimab zichtbaar in het glasachtig lichaam of in plasma na de maandelijkse dosering.
De maximale vrije plasmaconcentraties van faricimab zijn naar verwachting ongeveer 600 en 6.000 keer lager dan in respectievelijk kamerwater en glasvocht. Daarom zijn systemische farmacodynamische effecten onwaarschijnlijk. Dit wordt verder ondersteund door de afwezigheid van significante veranderingen in de vrije plasmaconcentraties van VEGF-A en Ang-2 na behandeling met faricimab in klinische onderzoeken.
De farmacokinetische populatieanalyse toonde een effect aan voor leeftijd en lichaamsgewicht op respectievelijk de oculaire of systemische farmacokinetiek van faricimab. Beide effecten werden als niet klinisch relevant beschouwd; er is geen dosisaanpassing nodig.
Biotransformatie en eliminatie
Faricimab is een op eiwitten gebaseerd therapeutisch middel, en daarom is de eliminatie niet volledig gekarakteriseerd. Faricimab zal naar verwachting in lysosomen worden gekataboliseerd tot kleine peptiden en aminozuren, die renaal kunnen worden uitgescheiden, op een vergelijkbare manier als de eliminatie van endogeen IgG.
Het plasmaconcentratie-tijdsprofiel van faricimab daalde parallel met het concentratie-tijdsprofiel in kamerwater en glasvocht. De geschatte gemiddelde oculaire halfwaardetijd en schijnbare systemische halfwaardetijd van faricimab is ongeveer 7,5 dag.
Farmacokinetische analyse van patiënten met LMD, DME en RVO (N = 2.977) heeft laten zien dat de farmacokinetiek van faricimab vergelijkbaar is bij patiënten met DME en RVO.
Speciale populaties
Ouderen
In de zes klinische fase III-onderzoeken was ongeveer 58% (1.496/2.571) van de patiënten die gerandomiseerd waren naar behandeling met faricimab ≥ 65 jaar oud. Farmacokinetische populatieanalyse toonde een leeftijdsgebonden effect aan op de oculaire farmacokinetiek van faricimab. Het effect werd als niet klinisch relevant beschouwd. Er is geen dosisaanpassing nodig bij patiënten van 65 jaar en ouder (zie rubriek 4.2).
Nierinsufficiëntie
Er zijn geen specifieke onderzoeken met faricimab uitgevoerd bij patiënten met nierinsufficiëntie. Farmacokinetische analyse van patiënten in alle klinische onderzoeken waarvan 63% nierinsufficiëntie had (licht 38%, matig 23% en ernstig 2%), toonde geen verschillen met betrekking tot systemische farmacokinetiek van faricimab aan na intravitreale toediening van faricimab. Er is geen dosisaanpassing nodig bij patiënten met nierinsufficiëntie (zie rubriek 4.2).
Leverinsufficiëntie
Er zijn geen specifieke onderzoeken met faricimab uitgevoerd bij patiënten met leverinsufficiëntie. Er zijn echter geen speciale overwegingen nodig bij deze populatie, omdat het metabolisme plaatsvindt via proteolyse en niet afhankelijk is van de leverfunctie. Er is geen dosisaanpassing nodig bij patiënten met leverinsufficiëntie (zie rubriek 4.2).
Andere speciale populaties
De systemische farmacokinetiek van faricimab wordt niet beïnvloed door ras. Geslacht bleek geen klinisch relevante invloed te hebben op de systemische farmacokinetiek van faricimab. Er is geen dosisaanpassing nodig.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er zijn geen onderzoeken uitgevoerd naar het carcinogeen of mutageen potentieel van faricimab.
Bij zwangere cynomolgus-apen hadden intraveneuze injecties van faricimab, resulterend in een serumblootstelling (Cmax) van meer dan 500 keer de maximale blootstelling bij mensen, geen effect op ontwikkelingstoxiciteit of teratogeniteit en geen effect op het gewicht of de structuur van de placenta. Op basis van zijn farmacologische effect moet faricimab echter als mogelijk teratogeen en embryo-/foetotoxisch worden beschouwd.
De systemische blootstelling na oculaire toediening van faricimab is zeer laag.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Azijnzuur 30% (voor pH-aanpassing) (E 260)
Methionine
Polysorbaat 20 (E 432)
Natriumchloride
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Voorgevulde spuit: 2 jaar
Injectieflacon: 30 maanden
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C - 8 °C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht. De voorgevulde spuit in het verzegelde bakje in de buitenverpakking bewaren ter bescherming tegen licht.Vóór gebruik mag de ongeopende voorgevulde spuit of injectieflacon in de buitenverpakking gedurende maximaal 24 uur op kamertemperatuur, tussen de 20 °C en 25 °C, worden bewaard. De injectie moet onmiddellijk na bereiding van de dosis worden toegediend.
6.5 Aard en inhoud van de verpakking
Voorgevulde spuit
Oplossing voor injectie in een voorgevulde spuit bestaande uit een glazen cilinder (type I) met een dosismarkering, een butylrubberen stop en een verzegelde beschermdop (waaronder een stevige tipdop, een butylrubberen tipdop en een luer-lockaansluiting). De voorgevulde spuit is uitgerust met een zuigerstang en een verlengde vingergreep. Elke voorgevulde spuit bevat 21 mg faricimab in 0,175 ml steriele oplossing.
Verpakkingsgrootte van een steriele, extra dunwandige injectienaald met filter (30-gauge x ½ inch, 0,30 mm x 12,7 mm, 5 µm), samen verpakt met een voorgevulde spuit.
De rubberen tipdop, de rubberen zuigerstop, de glazen cilinder en de injectienaald met filter zijn in contact met het geneesmiddel.
Injectieflacon
0,24 ml steriele oplossing in een glazen injectieflacon met een gecoate rubberen stop, afgesloten met een aluminium dop met een gele plastic flip-off-dop.
Verpakkingsgrootte van een injectieflacon en een stompe optreknaald met filter (18-gauge x 1,5 inch, 1,2 mm x 40 mm, 5 µm).
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Niet schudden.
Vabysmo moet visueel worden geïnspecteerd na verwijdering uit de koelkast en voorafgaand aan de toediening. Als er deeltjes of troebelheid zichtbaar zijn, mag Vabysmo niet worden gebruikt.
Voorgevulde spuit
De voorgevulde spuit is uitsluitend bedoeld voor eenmalig gebruik in één oog. Open de steriele voorgevulde spuit alleen onder aseptische omstandigheden. De oplossing moet vóór toediening visueel worden geïnspecteerd. Als er deeltjes of troebelheid zichtbaar zijn, mag de voorgevulde spuit niet worden gebruikt.
De voorgevulde spuit bevat meer dan de aanbevolen dosis van 6 mg faricimab (gelijk aan 0,05 ml). Elke voorgevulde spuit bevat 21 mg faricimab in 0,175 ml oplossing. Het overtollige volume moet worden verwijderd vóór injectie.
Niet gebruiken als de verpakking, de voorgevulde spuit en/of de injectienaald met filter beschadigd is of als de uiterste houdbaarheidsdatum is verstreken. Gedetailleerde instructies voor gebruik staan in de bijsluiter.
Injectieflacon
De injectieflacon bevat meer dan de aanbevolen dosis van 6 mg. Het vulvolume van de injectieflacon (0,24 ml) mag niet in zijn geheel worden gebruikt. Het ongebruikte volume moet vóór de injectie worden afgevoerd. Injecteren van het gehele volume van de injectieflacon leidt tot overdosering. De injectiedosis moet worden ingesteld op de 0,05 ml dosismarkering, overeenkomend met 6 mg faricimab.
De inhoud van de injectieflacon en de optreknaald met filter zijn steriel en uitsluitend voor eenmalig gebruik. Niet gebruiken als de verpakking, de injectieflacon en/of de optreknaald beschadigd is of als de uiterste houdbaarheidsdatum is verstreken. Gedetailleerde instructies voor gebruik staan in de bijsluiter.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Instructies voor gebruik van de voorgevulde spuit:
Het verwijderen van de spuit uit het bakje met de spuit (stap 1) en alle daaropvolgende stappen moeten onder aseptische omstandigheden gebeuren.
Let op: de dosis moet worden ingesteld op de dosismarkering van 0,05 ml.
Open het bakje en verwijder de dop van de spuit
1 Trek de folie van het bakje en verwijder de voorgevulde spuit aseptisch.
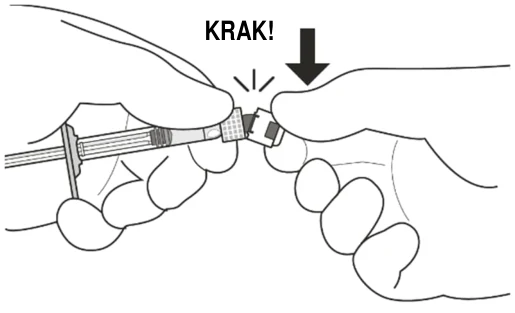
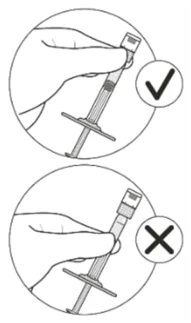
2 Houd de spuit vast bij de witte rand; breek de dop van de spuit af (zie figuur C).
Draai de dop er niet af.
Figuur C
Bevestig de injectienaald met filter
3 Verwijder de injectienaald aseptisch uit de verpakking.
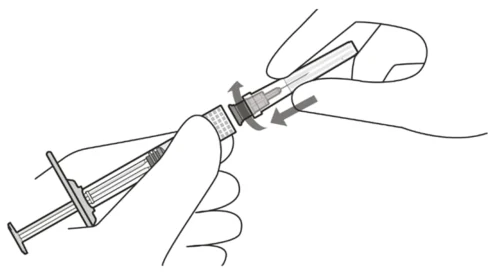
4 Bevestig de injectienaald met filter aseptisch en stevig op de luer-lockaansluiting van de spuit
(zie figuur D).
Figuur D
Gebruik voor de toediening uitsluitend de meegeleverde injectienaald met filter
5 Verwijder voorzichtig de beschermdop door deze recht van de naald te trekken.
Verwijder luchtbellen
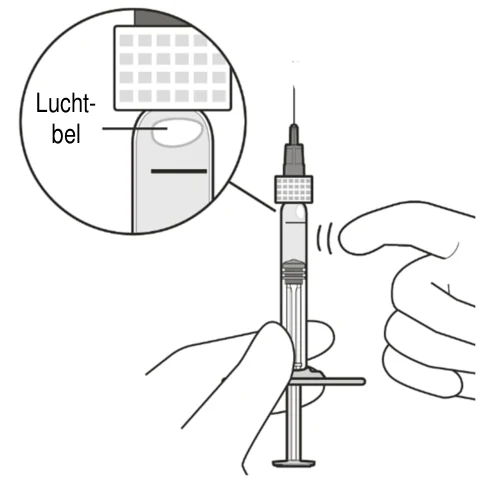
6 Houd de spuit met de injectienaald met filter omhoog gericht. Controleer de spuit op luchtbellen.
7 Als er luchtbellen aanwezig zijn, tik dan zachtjes met uw vinger tegen de spuit totdat de luchtbellen naar boven gaan (zie figuur E).
Figuur E
Pas de dosis van het geneesmiddel aan en verwijder lucht
8 Houd de spuit op ooghoogte en duw langzaam op de zuigerstang totdat de onderrand van de ronde top van de rubberen stop zich op één lijn bevindt met de 0,05 ml dosismarkering (zie figuur F). Hierdoor worden de lucht en de overtollige oplossing verwijderd en wordt de dosis op 0,05 ml ingesteld.
Zorg ervoor dat de injectie onmiddellijk na bereiding van de dosis wordt gegeven.
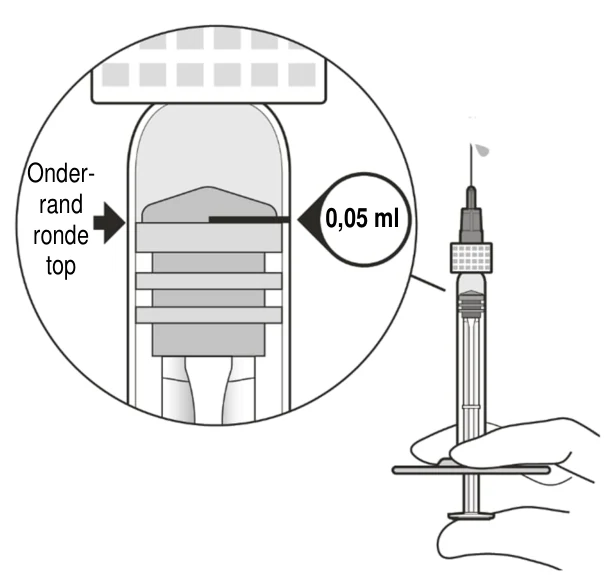
Figuur F
Injectieprocedure
9 De injectieprocedure moet onder aseptische omstandigheden worden uitgevoerd.
Injecteer langzaam tot de rubberen stop de bodem van de spuit bereikt om het volume van 0,05 ml toe te dienen.
Doe de beschermdop niet terug op de injectienaald met filter en maak deze niet los van de spuit.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registratie GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1683/001
EU/1/22/1683/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 15 september 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.