


SmPC (samenvatting van de productkenmerken) - Ultomiris
1. NAAM VAN HET GENEESMIDDEL
Ultomiris 300 mg/3 ml concentraat voor oplossing voor infusie
Ultomiris 1.100 mg/11 ml concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Ultomiris is een formulering van ravulizumab geproduceerd in celkweek van Chinese-hamsterovariumcellen (CHO-cellen) door middel van recombinant-DNA-technologie.
Ultomiris 300 mg/3 ml concentraat voor oplossing voor infusie
Elke injectieflacon van 3 ml bevat 300 mg ravulizumab (100 mg/ml).
Na verdunning bedraagt de eindconcentratie van de oplossing voor infusie 50 mg/ml.
Hulpstof(fen) met bekend effect:
Natrium (4,6 mg per injectieflacon van 3 ml), polysorbaat 80 (1,5 mg per injectieflacon)
Ultomiris 1.100 mg/11 ml concentraat voor oplossing voor infusie
Elke injectieflacon van 11 ml bevat 1.100 mg ravulizumab (100 mg/ml). Na verdunning bedraagt de eindconcentratie van de oplossing voor infusie 50 mg/ml.
Hulpstof(fen) met bekend effect:
Natrium (16,8 mg per injectieflacon van 11 ml), polysorbaat 80 (5,5 mg per injectieflacon)
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat)
Kleurloze, heldere tot gelige oplossing met een pH van 7,4 en een osmolaliteit van ongeveer 250-350 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Paroxismale nachtelijke hemoglobinurie (PNH)
Ultomiris is geïndiceerd voor gebruik bij de behandeling van volwassen en pediatrische patiënten met een lichaamsgewicht van 10 kg of meer met PNH:
- bij patiënten met hemolyse met klinische symptomen die wijzen op een hoge ziekteactiviteit.
- bij patiënten die klinisch stabiel zijn nadat ze ten minste de afgelopen 6 maanden behandeld zijn met eculizumab.
Atypisch hemolytisch-uremisch syndroom (aHUS)
Ultomiris is geïndiceerd voor de behandeling van volwassen en pediatrische patiënten met een lichaamsgewicht van 10 kg of meer met aHUS, die complementremmer-naïef zijn of eculizumab hebben ontvangen gedurende ten minste 3 maanden en bewijs hebben van respons op eculizumab.
Gegeneraliseerde myasthenia gravis (gMG)
Ultomiris is geïndiceerd als aanvullende standaardtherapie voor de behandeling van volwassen patiënten met gMG die positief zijn voor het anti-acetylcholinereceptor (AChR)-antilichaam.
Neuromyelitis optica-spectrumstoornis (Neuromyelitis Optica Spectrum Disorder, NMOSD)
Ultomiris is geïndiceerd voor de behandeling van volwassen patiënten met NMOSD die positief zijn voor antilichamen tegen aquaporine-4 (AQP4) (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Ravulizumab moet worden toegediend door een beroepsbeoefenaar in de gezondheidszorg en onder toezicht van een arts met ervaring in de behandeling van patiënten met hematologische, renale, neuromusculaire of neuro-inflammatoire aandoeningen.
Voor patiënten die de infusies in het ziekenhuis goed hebben verdragen, kan toediening van de infusie thuis worden overwogen. De beslissing of een patiënt de infusies thuis kan ontvangen, moet worden gemaakt na een beoordeling en aanbeveling door de behandelend arts. Thuisinfusies moeten worden uitgevoerd door een bevoegd beroepsbeoefenaar in de gezondheidszorg.
Dosering
Volwassen patiënten met PNH, aHUS, gMG of NMOSD
Het aanbevolen doseringsschema bestaat uit een oplaaddosis gevolgd door een onderhoudsdosering, toegediend door middel van intraveneuze infusie. De toe te dienen doses zijn afhankelijk van het lichaamsgewicht van de patiënt, zoals weergegeven in tabel 1. Voor volwassen patiënten (≥ 18 jaar) dienen onderhoudsdoses eenmaal per 8 weken te worden toegediend, te beginnen 2 weken na toediening van de oplaaddosis.
Het toedieningsschema mag af en toe met ± 7 dagen afwijken van de geplande infusiedag (met uitzondering van de eerste onderhoudsdosis ravulizumab), maar de volgende dosis dient weer volgens het oorspronkelijke schema te worden toegediend.
Tabel 1: Gewichtsafhankelijk doseringsschema ravulizumab voor volwassen patiënten met een lichaamsgewicht van meer dan of gelijk aan 40 kg
| Lichaamsgewicht (kg) | Oplaaddosis (mg) | Onderhoudsdosis (mg)* | Doseringsinterval |
| ≥ 40 tot < 60 | 2.400 | 3.000 | Om de 8 weken |
| ≥ 60 tot < 100 | 2.700 | 3.300 | Om de 8 weken |
| ≥ 100 | 3.000 | 3.600 | Om de 8 weken |
*De eerste onderhoudsdosis wordt 2 weken na de oplaaddosis toegediend
Instructies voor het instellen van de behandeling bij patiënten die complementremmer-naïef zijn of die overschakelen van eculizumab, staan vermeld in tabel 2.
Tabel 2: Instructies voor het instellen van de behandeling met ravulizumab
| Populatie | Gewichtsafhankelijke oplaaddosis ravulizumab | Tijdstip van eerste, gewichtsafhankelijke onderhoudsdosis ravulizumab |
| Geen huidige behandeling met ravulizumab of eculizumab | Bij het begin van de behandeling | 2 weken na de oplaaddosis ravulizumab |
| Huidige behandeling met eculizumab | Op het moment van de volgende geplande dosis eculizumab | 2 weken na de oplaaddosis ravulizumab |
Pediatrische patiënten met PNH of aHUS
Pediatrische patiënten met een lichaamsgewicht ≥ 40 kg
Deze patiënten moeten worden behandeld conform het doseringsadvies voor volwassenen (zie tabel 1).
Pediatrische patiënten met een lichaamsgewicht ≥ 10 kg tot < 40 kg
De gewichtsafhankelijke doses en doseringsintervallen voor pediatrische patiënten ≥ 10 kg tot < 40 kg zijn weergegeven in tabel 3.
Bij patiënten die overschakelen van eculizumab op ravulizumab dient de oplaaddosis ravulizumab te worden toegediend 2 weken na de laatste infusie van eculizumab; onderhoudsdoses dienen vervolgens volgens het gewichtsafhankelijke doseringsschema, zoals weergegeven in tabel 3, te worden toegediend, te beginnen 2 weken na toediening van de oplaaddosis.
Tabel 3: Gewichtsafhankelijk doseringsschema ravulizumab voor pediatrische patiënten van minder dan 40 kg met PNH of aHUS
| Lichaamsgewicht (kg) | Oplaaddosis (mg) | Onderhoudsdosis (mg)* | Doseringsinterval |
| ≥ 10 tot < 20 | 600 | 600 | Om de 4 weken |
| ≥ 20 tot < 30 | 900 | 2.100 | Om de 8 weken |
| ≥ 30 tot < 40 | 1.200 | 2.700 | Om de 8 weken |
*De eerste onderhoudsdosis wordt 2 weken na de oplaaddosis toegediend
Ravulizumab is niet onderzocht bij pediatrische patiënten met PNH met een gewicht van minder dan 30 kg. De aanbevolen dosering voor deze patiënten is gebaseerd op de dosering die wordt gebruikt voor pediatrische patiënten met aHUS, op basis van de farmacokinetische/farmacodynamische gegevens die beschikbaar zijn voor aHUS- en PNH-patiënten die met ravulizumab werden behandeld.
PNH is een chronische ziekte en het wordt aangeraden de patiënt levenslang te behandelen met ravulizumab, tenzij stopzetten van de behandeling met ravulizumab klinisch geïndiceerd is (zie rubriek 4.4).
Bij aHUS dient behandeling met ravulizumab voor manifestaties van trombotische microangiopathie (TMA) een duur te hebben van ten minste 6 maanden; de duur van de behandeling daarna moet voor iedere patiënt individueel worden bepaald. Bij patiënten met een verhoogd risico op recidief van TMA, vastgesteld door de behandelend beroepsbeoefenaar in de gezondheidszorg (of volgens klinische indicatie), kan chronische therapie noodzakelijk zijn (zie rubriek 4.4).
Bij volwassen patiënten met gMG of NMOSD is behandeling met ravulizumab alleen onderzocht bij chronische toediening (zie rubriek 4.4).
Ravulizumab is niet onderzocht bij gMG-patiënten met een MGFA klasse V.
Aanvullende dosering na behandeling met plasmawisseling (PE), plasmaferese (PP) of intraveneus immunoglobuline (IVIg)
Het is gebleken dat plasmawisseling (PE), plasmaferese (PP) en intraveneus immunoglobuline (IVIg) de serumconcentratie van ravulizumab verlagen. Een aanvullende dosis ravulizumab is vereist bij PE, PP of IVIg (tabel 4).
Tabel 4: Aanvullende dosis ravulizumab na PP, PE of IVIg
Bereik lichaamsgewicht (kg) | Recentste dosis ravulizumab (mg) | Aanvullende dosis (mg) na elke interventie met PE of PP | Aanvullende dosis (mg) na voltooiing van een IVIg-cyclus |
| ≥ 40 tot < 60 | 2.400 | 1.200 | 600 |
| 3.000 | 1.500 | ||
| ≥ 60 tot < 100 | 2.700 | 1.500 | 600 |
| 3.300 | 1.800 | ||
| ≥ 100 | 3.000 | 1.500 | 600 |
| 3.600 | 1.800 | ||
Tijdstip voor aanvullende dosis ravulizumab | Binnen 4 uur na elke interventie met PE of PP | Binnen 4 uur na voltooiing van een IVIg-cyclus | |
Afkortingen: IVIg = intraveneus immunoglobuline, kg = kilogram, PE = plasmawisseling, PP = plasmaferese
Speciale populaties
Ouderen
Bij patiënten met PNH, aHUS, gMG of NMOSD van 65 jaar en ouder is geen dosisaanpassing noodzakelijk. Er zijn geen aanwijzingen die erop duiden dat er bijzondere voorzorgsmaatregelen nodig zijn bij het behandelen van geriatrische patiënten, hoewel de ervaring met ravulizumab bij oudere patiënten met PNH, aHUS of NMOSD in klinische studies beperkt is.
Nierfunctiestoornis
Er is geen dosisaanpassing noodzakelijk voor patiënten met een nierfunctiestoornis (zie rubriek 5.2).
Leverfunctiestoornis
De veiligheid en werkzaamheid van ravulizumab zijn niet onderzocht bij patiënten met een leverfunctiestoornis, maar farmacokinetische gegevens suggereren dat er geen dosisaanpassing nodig is bij patiënten met een leverfunctiestoornis.
Pediatrische patiënten
De veiligheid en werkzaamheid van ravulizumab bij kinderen met PNH of aHUS met een lichaamsgewicht van minder dan 10 kg zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, maar er kan geen doseringsadvies worden gegeven.
De veiligheid en werkzaamheid van ravulizumab bij kinderen met gMG of NMOSD zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Uitsluitend voor intraveneuze infusie.
Dit geneesmiddel moet worden toegediend door een filter van 0,2 µm heen en mag niet worden toegediend als intraveneuze push- of bolusinjectie. Spoel de hele lijn na toediening van Ultomiris met een 0,9% natriumchloride-injectie, USP.
Ultomiris concentraat voor oplossing voor infusie wordt geleverd in injectieflacons van 3 ml en 11 ml en moet worden verdund tot een eindconcentratie van 50 mg/ml. Na verdunning moet Ultomiris worden toegediend door middel van intraveneuze infusie met behulp van een spuitpomp of een infuuspomp gedurende ten minste 0,17 tot 1,3 uur (10 tot 75 minuten) afhankelijk van het lichaamsgewicht (zie tabel 5 en tabel 6 hieronder).
Tabel 5: Dosis en toedieningssnelheid voor Ultomiris
| Lichaams-gewicht (kg)a | Oplaaddosis (mg) | Minimale duur van de infusie; minuten (uur) | Onderhoudsdosis (mg) | Minimale duur van de infusie; minuten (uur) |
| ≥ 10 tot < 20b | 600 | 45 (0,8) | 600 | 45 (0,8) |
| ≥ 20 tot < 30b | 900 | 35 (0,6) | 2.100 | 75 (1,3) |
| ≥ 30 tot < 40b | 1.200 | 31 (0,5) | 2.700 | 65 (1,1) |
| ≥ 40 tot < 60 | 2.400 | 45 (0,8) | 3.000 | 55 (0,9) |
| ≥ 60 tot < 100 | 2.700 | 35 (0,6) | 3.300 | 40 (0,7) |
| ≥ 100 | 3.000 | 25 (0,4) | 3.600 | 30 (0,5) |
a Lichaamsgewicht op het moment van de behandeling.
b Uitsluitend voor de indicaties PNH en aHUS.
Tabel 6: Dosis en toedieningssnelheid voor aanvullende doses van Ultomiris
Bereik lichaamsgewicht (kg)a | Aanvullende dosisb (mg) | Minimale duur van de infusie; minuten (uur) |
| ≥ 40 tot < 60 | 600 | 15 (0,25) |
| 1.200 | 25 (0,42) | |
| 1.500 | 30 (0,5) | |
| ≥ 60 tot < 100 | 600 | 12 (0,20) |
| 1.500 | 22 (0,36) | |
| 1.800 | 25 (0,42) | |
| ≥ 100 | 600 | 10 (0,17) |
| 1.500 | 15 (0,25) | |
| 1.800 | 17 (0,28) |
a Lichaamsgewicht op het moment van de behandeling.
b Zie tabel 4 voor de selectie van een aanvullende dosis ravulizumab.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Patiënten met een aanhoudende Neisseria meningitidis-infectie op het moment dat de behandeling wordt ingezet (zie rubriek 4.4).
- Patiënten die op dat moment niet gevaccineerd zijn tegen Neisseria meningitidis, tenzij zij profylactische behandeling met geschikte antibiotica krijgen tot 2 weken na vaccinatie (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Ernstige meningokokkeninfectie
Vanwege zijn werkingsmechanisme verhoogt ravulizumab de gevoeligheid van de patiënt voor meningokokkeninfectie/-sepsis (Neisseria meningitidis). Meningokokkeninfectie kan door elke serogroep worden veroorzaakt (zie rubriek 4.8). Om het risico op infectie te verkleinen, moeten alle patiënten gevaccineerd zijn tegen meningokokkeninfecties ten minste twee weken vóór het inzetten van de behandeling met ravulizumab, tenzij het risico van uitstel van therapie met ravulizumab hoger is dan het risico van het ontwikkelen van een meningokokkeninfectie. Patiënten die minder dan 2 weken na het krijgen van een meningokokkenvaccin beginnen met de behandeling met ravulizumab, moeten tot 2 weken na de vaccinatie behandeld worden met geschikte profylactische antibiotica. Vaccins tegen alle beschikbare serogroepen, waaronder A, C, Y, W135 en B, worden aanbevolen ter preventie van de vaak pathogene meningokokkenserogroepen. Patiënten moeten vaccinaties en hervaccinaties krijgen volgens de huidige nationale richtlijnen voor het toepassen van vaccinaties. Indien de patiënt overgeschakeld wordt van eculizumab, dienen artsen te controleren of de meningokokkenvaccinatie up-to-date is volgens de nationale richtlijnen voor vaccinatie.
Vaccinatie is mogelijk niet voldoende om meningokokkeninfectie te voorkomen. Men dient rekening te houden met de officiële richtlijnen betreffende het juiste gebruik van antibacteriële middelen. Gevallen van ernstige of dodelijke meningokokkeninfectie/-sepsis zijn gemeld bij patiënten die behandeld werden met ravulizumab en bij patiënten die behandeld werden met andere remmers van het terminale complement. Alle patiënten dienen gecontroleerd te worden op vroege tekenen van meningokokkeninfectie en -sepsis, onmiddellijk onderzocht te worden bij verdenking van een infectie, en behandeld te worden met de juiste antibiotica. Patiënten dienen op de hoogte te worden gesteld van deze tekenen en symptomen en er dienen maatregelen te worden genomen om onmiddellijke medische hulp in te roepen. Artsen dienen een patiëntengids en een patiëntenkaart aan de patiënt mee te geven.
Immunisatie
Het wordt aanbevolen voorafgaand aan het inzetten van de behandeling met ravulizumab patiënten te vaccineren conform de huidige vaccinatierichtlijnen.
Door vaccinatie kan verdere activering van het complement optreden. Als gevolg daarvan kunnen bij patiënten met complement-gemedieerde ziekten de tekenen en symptomen van hun onderliggende ziekte verergeren. Patiënten dienen daarom na de aanbevolen vaccinatie nauwlettend te worden gemonitord op symptomen van de ziekte.
Patiënten jonger dan 18 jaar moeten gevaccineerd zijn tegen Haemophilus influenzae en pneumokokkeninfecties en moeten zich strikt houden aan de nationale richtlijnen voor het toepassen van vaccinaties voor elke leeftijdsgroep.
Overige systemische infecties
De therapie met ravulizumab dient met voorzichtigheid te worden toegediend aan patiënten met actieve systemische infecties. Ravulizumab blokkeert de activering van het terminale complement-systeem; patiënten kunnen daardoor een verhoogde vatbaarheid hebben voor infecties veroorzaakt door Neisseria-soorten en kapseldragende bacteriën. Ernstige infecties met Neisseria-soorten (anders dan Neisseria meningitidis), waaronder gedissemineerde gonokokkeninfecties, zijn gemeld.
Patiënten moeten de informatie uit de bijsluiter krijgen om hen meer bewust te maken van potentieel ernstige infecties en de bijhorende tekenen en symptomen. Artsen dienen patiënten te adviseren over het voorkomen van gonorroe.
Infusiegerelateerde reacties
Toediening van ravulizumab kan leiden tot systemische infusiegerelateerde reacties en allergische reacties of overgevoeligheidsreacties, waaronder anafylaxie (zie rubriek 4.8).
Bij een systemische infusiegerelateerde reactie dient de toediening van ravulizumab te worden onderbroken en dienen geschikte ondersteunende maatregelen te worden genomen indien er tekenen van cardiovasculaire instabiliteit of ademhalingsproblemen optreden.
Staken van de behandeling voor PNH
Indien bij patiënten met PNH de behandeling met ravulizumab wordt gestaakt, dienen zij nauwlettend te worden opgevolgd op tekenen en symptomen van ernstige intravasculaire hemolyse. Deze zijn te herkennen aan een verhoogde LDH-spiegel (lactaatdehydrogenasespiegel) in combinatie met een plotselinge afname van de grootte van de PNH-kloon of een daling van het hemoglobinegehalte. Ook terugkeer van symptomen zoals vermoeidheid, hemoglobinurie, buikpijn, kortademigheid (dyspneu), ernstige vasculaire voorvallen (waaronder trombose), dysfagie, of erectiele disfunctie dienen nauwlettend in de gaten gehouden worden. Patiënten die stoppen met het gebruik van ravulizumab dienen ten minste gedurende 16 weken regelmatig te worden gecontroleerd om eventuele hemolyse en andere reacties op te sporen. Indien er na staking van de behandeling tekenen en symptomen van hemolyse optreden, waaronder een verhoogd LDH-gehalte, overweeg dan de behandeling met ravulizumab te hervatten.
Staken van de behandeling voor aHUS
Er zijn geen specifieke gegevens betreffende staking van ravulizumab. In een prospectieve observationele langetermijnstudie leidde staking van de behandeling met een remmer van complementeiwit C5 (eculizumab) tot een 13,5-voudige verhoging van het recidiefpercentage van TMA en werd daarbij een trend waargenomen van een verminderde nierfunctie ten opzichte van patiënten die de behandeling bleven krijgen.
Indien bij patiënten de behandeling met ravulizumab moet worden gestaakt, dienen zij voortdurend nauwlettend te worden opgevolgd op tekenen en symptomen van TMA. Monitoring is mogelijk echter niet voldoende om ernstige complicaties als gevolg van TMA te voorspellen of te voorkomen. TMA-complicaties na het staken van de behandeling kunnen worden vastgesteld bij constatering van een van de volgende bevindingen:
Waarneming van gelijktijdig optreden van ten minste 2 van de volgende laboratoriumresultaten:
een afname van het trombocytenaantal van 25% of meer ten opzichte van baseline of ten opzichte van de piekwaarde voor het trombocytenaantal tijdens de behandeling met ravulizumab; een toename van het serumcreatinine van 25% of meer ten opzichte van baseline of ten opzichte van de laagst gemeten waarde tijdens de behandeling met ravulizumab; of een toename van de LDH-serumspiegel van 25% of meer ten opzichte van baseline of ten opzichte van de laagst gemeten waarde tijdens de behandeling met ravulizumab (de resultaten dienen te worden bevestigd door een tweede meting)
of
- een van de volgende symptomen van TMA: een verandering in de mentale status of insulten of andere extrarenale manifestaties van TMA waaronder cardiovasculaire afwijkingen, pericarditis, gastro-intestinale symptomen/diarree; of trombose.
Indien er na staking van de behandeling met ravulizumab complicaties als gevolg van TMA optreden, dient een hervatting van de behandeling met ravulizumab te worden overwogen, te beginnen met de oplaaddosis en de onderhoudsdosis (zie rubriek 4.2).
Staken van de behandeling voor gMG
Aangezien gMG een chronische ziekte is, moeten patiënten die baat hebben bij een behandeling met ravulizumab en de behandeling staken, worden opgevolgd op symptomen van de onderliggende ziekte. Indien er na staking van de behandeling symptomen van gMG optreden, overweeg dan de behandeling met ravulizumab te hervatten.
Staken van de behandeling voor NMOSD
Aangezien NMOSD een chronische ziekte is, moeten patiënten die baat hebben bij een behandeling met ravulizumab en de behandeling staken, worden opgevolgd op symptomen van recidief van NMOSD. Indien er na staking van de behandeling symptomen van recidief van NMOSD optreden, overweeg dan de behandeling met ravulizumab te hervatten.
Overschakelen van eculizumab op ravulizumab
Bij gMG-patiënten die niet reageren op een toegelaten doseringsschema van eculizumab, wordt behandeling met ravulizumab niet aanbevolen.
Natriumgehalte
Na verdunning met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie bevat dit geneesmiddel 0,18 g natrium per 72 ml bij de maximale dosis, overeenkomend met 9,1% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
Polysorbaat 80-gehalte
Dit geneesmiddel bevat 1,5 mg polysorbaat 80 in elke injectieflacon van 3 ml en 5,5 mg in elke injectieflacon van 11 ml. Dit komt overeen met 0,53 mg/kg of minder bij de maximale dosis voor volwassen patiënten en pediatrische patiënten met een lichaamsgewicht van meer dan 10 kg. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Op basis van het potentiële remmende effect van ravulizumab op complementafhankelijke cytotoxiciteit van rituximab, kan ravulizumab de verwachte farmacodynamische effecten van rituximab verminderen.
Chronische behandeling met intraveneus humaan immunoglobuline (IVIg) kan interfereren met het recyclingmechanisme van de endosomale neonatale Fc-receptor (FcRn) van monoklonale antilichamen zoals ravulizumab en daardoor de serumconcentratie van ravulizumab verlagen.
Zie rubriek 4.2 voor richtlijnen in geval van gelijktijdige behandeling met PE, PP of IVIg.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en gedurende 8 maanden na de behandeling.
Zwangerschap
Er zijn geen klinische gegevens over het gebruik van ravulizumab bij zwangere vrouwen. Er is geen niet-klinische studie naar de reproductietoxiciteit uitgevoerd met ravulizumab (zie rubriek 5.3).
Studies naar de reproductietoxicologie zijn uitgevoerd bij muizen met behulp van het muriene surrogaatmolecuul BB5.1, waarin het effect van de blokkade van C5 op het voortplantingsstelsel werd onderzocht. In deze studies werden geen specifieke reproductietoxiciteiten gevonden die verband hielden met het onderzochte middel. Het is bekend dat humane immunoglobuline G (IgG)-moleculen de placentabarrière passeren, en ravulizumab kan daardoor mogelijk zorgen voor een remming van het terminale complement in de foetale bloedsomloop.
Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3).
Het gebruik van ravulizumab bij zwangere vrouwen kan worden overwogen na beoordeling van de risico's en voordelen.
Borstvoeding
Het is niet bekend of ravulizumab in de moedermelk wordt uitgescheiden. In niet-klinische studies naar de reproductietoxicologie die zijn uitgevoerd bij muizen met het muriene surrogaatmolecuul BB5.1 zijn geen nadelige effecten op de jongen gevonden als gevolg van het drinken van melk van behandelde moeders.
Risico voor zuigelingen kan niet worden uitgesloten.
Aangezien veel geneesmiddelen en immunoglobulinen worden uitgescheiden in de moedermelk, en vanwege de kans op ernstige ongewenste reacties bij zuigelingen die borstvoeding krijgen, moet borstvoeding worden gestaakt tijdens behandeling met ravulizumab en gedurende 8 maanden na de behandeling.
Vruchtbaarheid
Er is geen specifieke niet-klinische studie naar de vruchtbaarheid uitgevoerd met ravulizumab. In niet-klinische studies naar de reproductietoxicologie die zijn uitgevoerd bij muizen met een murien surrogaatmolecuul (BB5.1) zijn geen nadelige effecten op de vruchtbaarheid van behandelde mannetjes of vrouwtjes gevonden.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Ultomiris heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen bij gebruik van ravulizumab zijn hoofdpijn (30,6%), bovenste-luchtweginfectie (21,6%), nasofaryngitis (20,4%), diarree (18,7%), pyrexie (17,7%), nausea (15%), artralgie (14,4%), rugpijn (13,6%), vermoeidheid (13,3%), buikpijn (12,3%), duizeligheid (10,7%) en urineweginfectie (10,7%). De ernstigste bijwerkingen zijn meningokokkeninfectie (0,7%) met inbegrip van meningokokkensepsis, meningokokkenmeningitis, meningokokkenencefalitis, meningokokkeninfectie (zie rubriek 4.4) en gedissemineerde gonokokkeninfectie (0,2%), dat gedissemineerde gonokokkeninfectie en gonokokkeninfectie omvat.
Lijst van bijwerkingen in tabelvorm
Tabel 7 geeft de bijwerkingen weer die in klinische studies en in de postmarketingervaring werden waargenomen.
Bijwerkingen zijn vermeld per systeem/orgaanklasse (SOC) volgens MedDRA en frequentie, waarbij de volgende conventie wordt gebruikt: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen iedere frequentiegroep zijn bijwerkingen gerangschikt naar afnemende ernst.
Tabel 7: Geneesmiddelbijwerkingen uit klinische studies en postmarketingervaring
MedDRA- systeem/orgaanklasse | Zeer vaak (≥ 1/10) | Vaak (≥ 1/100, < 1/10) | Soms (≥ 1/1.000, < 1/100) |
| Infecties en parasitaire aandoeningen | Urineweginfectiea, bovenste- luchtweginfectie, nasofaryngitis | Meningokokkeninfectieb, gedissemineerde gonokokkeninfectiec | |
| Immuunsysteem-aandoeningen | Overgevoeligheide | Anafylactische reactied | |
| Zenuwstelsel-aandoeningen | Hoofdpijn, duizeligheid | ||
| Maagdarmstelsel-aandoeningen | Diarree, nausea, buikpijn | Braken, dyspepsie | |
| Huid- en onderhuid-aandoeningen | Urticaria, pruritus, rash | ||
Skeletspierstelsel- en bindweefsel- aandoeningen | Artralgie, rugpijn | Myalgie, spierspasmen | |
Algemene aandoeningen en toedieningsplaats-stoornissen | Pyrexie, vermoeidheid | Influenza-achtige ziekte, koude rillingen, asthenie | |
Letsels, intoxicaties en verrichtings- complicaties | Infusiegerelateerde reactie |
a Urineweginfectie is een groepsterm die de volgende voorkeurstermen omvat: urineweginfectie, urineweginfectie bacterieel, enterokokkenurineweginfectie en Escherichia urineweginfectie. b Meningokokkeninfectie omvat de voorkeurstermen meningokokkeninfectie, meningokokkensepsis, meningokokkenmeningitis en meningokokkenencefalitis
c Gedissemineerde gonokokkeninfectie omvat de voorkeurstermen gedissemineerde gonokokkeninfectie en gonokokkeninfectie
d Geschat op basis van postmarketingervaring
e Overgevoeligheid is een groepsterm voor de voorkeursterm geneesmiddelenovergevoeligheid met gerelateerde causaliteit en de voorkeursterm overgevoeligheid
Beschrijving van geselecteerde bijwerkingen
Meningokokkeninfectie/-sepsis/-encefalitis
Vaccinatie verkleint de kans op meningokokkeninfecties, maar sluit het risico niet geheel uit. In klinische studies ontwikkelde < 1% van de patiënten ernstige meningokokkeninfecties tijdens behandeling met ravulizumab; allen waren volwassen patiënten met PNH of NMOSD die gevaccineerd waren.
Zie rubriek 4.4 voor informatie over preventie en behandeling van een vermoedelijke meningokokkeninfectie. Bij patiënten die behandeld werden met ravulizumab hebben meningokokkeninfecties zich gemanifesteerd in de vorm van meningokokkensepsis en meningokokkenencefalitis. Patiënten dienen op de hoogte te worden gesteld van de tekenen en symptomen van meningokokkeninfectie en er dient hun te worden aangeraden onmiddellijk medische hulp in te roepen.
Infusiegerelateerde reacties
In klinisch onderzoek kwamen infusiegerelateerde reacties vaak voor (≥ 1%). Deze voorvallen, die licht tot matig van ernst waren en van voorbijgaande aard, omvatten rugpijn, buikpijn, spierspasmen, daling van de bloeddruk, stijging van de bloeddruk, rigors, ledematenongemak, overgevoeligheid (allergische reactie), dysgeusie (slechte smaak) en suf voelen. Deze reacties vereisten geen stopzetting van de behandeling met ravulizumab.
Immunogeniciteit
In studies bij volwassen PNH-patiënten (N = 475), een studie bij pediatrische PNH-patiënten (N = 13), aHUS-studies (N = 89), een gMG-studie (N = 86) en een NMOSD-studie (N = 58) zijn 2 gevallen (0,3%) gemeld waarbij tijdens de behandeling met ravulizumab antigeneesmiddel-antilichamen werden gevormd (1 volwassen patiënt met PNH en 1 volwassen patiënt met aHUS). Deze antigeneesmiddel-antilichamen waren tijdelijk van aard met een lage titer en vertoonden geen correlatie met de klinische respons of met ongewenste voorvallen.
Pediatrische patiënten
Paroxismale nachtelijke hemoglobinurie (PNH)
Bij pediatrische PNH-patiënten (N = 13, in de leeftijd van 9 tot 17 jaar) die in de pediatrische PNH-studie (ALXN1210-PNH-304) werden opgenomen, leek het veiligheidsprofiel vergelijkbaar te zijn met het veiligheidsprofiel dat is waargenomen bij volwassen PNH-patiënten. De meest voorkomende bijwerkingen die gemeld zijn bij pediatrische PNH-patiënten waren buikpijn, nausea, nasofaryngitis en hoofdpijn, die voorkwamen bij 3 patiënten (23,1%).
Atypisch hemolytisch-uremisch syndroom (aHUS)
Bij pediatrische patiënten met aanwijzingen van aHUS (N = 34, in de leeftijd van 10 maanden tot jonger dan 18 jaar) die deelnamen aan studie ALXN1210-aHUS-312 leek het veiligheidsprofiel van ravulizumab vergelijkbaar te zijn met het veiligheidsprofiel dat is waargenomen bij volwassen patiënten met aanwijzingen van aHUS. De veiligheidsprofielen in de verschillende pediatrische leeftijdssubgroepen lijken vergelijkbaar te zijn. De veiligheidsgegevens voor patiënten jonger dan 2 jaar beperkt zich tot vier patiënten. De meest voorkomende bijwerkingen (> 20%) die gemeld zijn bij pediatrische patiënten waren pyrexie, braken, diarree, hoofdpijn, nasofaryngitis, bovenste-luchtweginfectie en buikpijn.
Gegeneraliseerde myasthenia gravis (gMG)
Ravulizumab is niet onderzocht bij pediatrische patiënten met gMG.
Neuromyelitis optica-spectrumstoornis (NMOSD)
Ravulizumab is niet onderzocht bij pediatrische patiënten met NMOSD.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Bij patiënten die een overdosis krijgen, dient de infusie onmiddellijk te worden onderbroken en zij dienen nauwlettend te worden gemonitord voor tekenen of symptomen van bijwerkingen; een geschikte symptomatische behandeling dient te worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, complementremmers, ATC-code: L04A J02
Werkingsmechanisme
Ravulizumab is een monoklonaal IgG2/4K-antilichaam dat specifiek bindt aan complementeiwit C5, waardoor het de klieving van dit eiwit tot C5a (het pro-inflammatoire anafylatoxine) en C5b (de initiërende subeenheid van het membrane-attack complex [MAC of C5b-9]) wordt geremd en de vorming van C5b-9 wordt voorkomen. Ravulizumab beschermt de vroege componenten van de complementactivatie die essentieel zijn voor opsonisatie van micro-organismen en voor de klaring van immuuncomplexen.
Farmacodynamische effecten
Na behandeling met ravulizumab werd in fase 3-studies met PNH-patiënten bij zowel complementremmer-naïeve volwassen en pediatrische patiënten als bij patiënten die eerder eculizumab hadden gekregen, onmiddellijke, volledige en aanhoudende remming van vrij C5 in serum waargenomen (concentratie < 0,5 µg/ml) aan het eind van de eerste infusie, en deze hield bij alle patiënten gedurende de gehele behandelingsperiode van 26 weken aan. Onmiddellijke en volledige remming van vrij C5 in serum werd ook waargenomen bij volwassen en pediatrische patiënten met aHUS, bij volwassen patiënten met gMG en bij volwassen patiënten met NMOSD aan het eind van de eerste infusie en gedurende de primaire behandelingsperiode.
De mate en duur van de farmacodynamische respons bij patiënten met PNH, aHUS, gMG of NMOSD waren afhankelijk van de blootstelling aan ravulizumab. Concentraties vrij C5 lager dan 0,5 µg/ml waren gecorreleerd met maximale beheersing van intravasculaire hemolyse en volledige remming van het terminale complementsysteem. Bij gMG leidt activering van het terminale complementsysteem tot depositie van MAC op de neuromusculaire verbinding en tot verminderde neuromusculaire transmissie. Bij NMOSD leidt activering van het terminale complementsysteem tot de vorming van MAC en tot C5a-afhankelijke ontsteking, necrose van astrocyten, en schade aan gliacellen en neuronen.
Klinische werkzaamheid en veiligheid
Paroxismale nachtelijke hemoglobinurie (PNH)
De veiligheid en werkzaamheid van ravulizumab bij volwassen patiënten met PNH zijn beoordeeld in twee open-label, gerandomiseerde fase 3-studies met actieve controle:
- een studie bij complementremmer-naïeve volwassen patiënten met PNH (patiënten die nog nooit behandeld waren met een complementremmer);
- een studie na eerder gebruik van eculizumab bij volwassen patiënten met PNH die klinisch stabiel waren nadat ze gedurende ten minste de voorgaande 6 maanden behandeld waren met eculizumab.
Ravulizumab werd toegediend in overeenstemming met de aanbevolen dosering die wordt beschreven in rubriek 4.2 (4 infusies van ravulizumab gedurende 26 weken), terwijl eculizumab werd toegediend in overeenstemming met het goedgekeurde toedieningsschema van eculizumab van 600 mg iedere week gedurende de eerste 4 weken en 900 mg eens in de 2 weken (15 infusies gedurende 26 weken). De patiënten waren gevaccineerd tegen meningokokkeninfectie voorafgaand aan of op het moment van inzetten van de behandeling met ravulizumab of eculizumab, of kregen profylactische behandeling met geschikte antibiotica tot 2 weken na de vaccinatie.
Er waren in beide fase 3-studies geen noemenswaardige verschillen in de demografische kenmerken of de kenmerken bij baseline tussen de behandelingsgroep van ravulizumab en die van eculizumab. De 12 maanden durende voorgeschiedenis met betrekking tot transfusies was vergelijkbaar tussen de behandelingsgroep van ravulizumab en die van eculizumab voor beide fase 3-studies.
Studie bij complementremmer-naïeve volwassen patiënten met PNH (ALXN1210-PNH-301)
De studie bij complementremmer-naïeve patiënten was een open-label, gerandomiseerde fase 3-multicenterstudie van 26 weken met actieve controle, uitgevoerd bij 246 patiënten die voorafgaand aan hun begin van deelname aan de studie nooit waren behandeld met een complementremmer, en werd gevolgd door een langdurige verlengingsperiode waarin alle patiënten ravulizumab kregen. Patiënten die in aanmerking kwamen voor deelname aan deze studie moesten een hoge ziekteactiviteit hebben, gedefinieerd als een LDH-spiegel ≥ 1,5 × de bovengrens van normaal (upper limit of normal, ULN) tijdens de screening, in combinatie met de aanwezigheid van 1 of meer van de volgende PNH-gerelateerde tekenen of symptomen in de 3 maanden voorafgaand aan de screening: vermoeidheid, hemoglobinurie, buikpijn, kortademigheid (dyspneu), anemie (hemoglobine < 10 g/dl), voorgeschiedenis van een ernstig vasculair voorval (waaronder trombose), dysfagie, of erectiele disfunctie; of een voorgeschiedenis van een transfusie met erytrocytenconcentraat (packed red blood cells, pRBC) vanwege PNH.
Meer dan 80% van de patiënten in beide behandelingsgroepen had een voorgeschiedenis van transfusie in de 12 maanden voorafgaand aan het begin van deelname aan de studie. Het bloed van het grootste deel van de complementremmer-naïeve onderzoekspopulatie was bij baseline zeer hemolytisch: 86,2% van de patiënten die in de studie waren opgenomen, presenteerde zich met een verhoogde LDH-spiegel van ≥ 3 × ULN, een waarde die bij PNH rechtstreeks duidt op intravasculaire hemolyse.
In tabel 8 zijn de kenmerken bij baseline weergegeven van de PNH-patiënten die waren opgenomen in de studie bij complementremmer-naïeve patiënten, waarbij geen duidelijke klinisch betekenisvolle veranderingen werden waargenomen tussen de behandelingsgroepen.
Tabel 8: Kenmerken bij baseline in de studie bij complementremmer-naïeve patiënten
| Parameter | Statistische bepalingen | Ravulizumab (N = 125) | Eculizumab (N = 121) |
| Leeftijd (jaar) ten tijde van de diagnose PNH | Gemiddelde (SD) Mediaan Min.; max. | 37,9 (14,90) 34,0 15; 81 | 39,6 (16,65) 36,5 13; 82 |
| Leeftijd (jaar) bij eerste infusie in de studie | Gemiddelde (SD) Mediaan Min.; max. | 44,8 (15,16) 43,0 18; 83 | 46,2 (16,24) 45,0 18; 86 |
| Geslacht (n, %) | Man Vrouw | 65 (52,0) 60 (48,0) | 69 (57,0) 52 (43,0) |
| LDH-spiegel vóór behandeling | Gemiddelde (SD) Mediaan | 1.633,5 (778,75) 1.513,5 | 1.578,3 (727,06) 1.445,0 |
Aantal patiënten met transfusies met erytrocytenconcentraat in de 12 maanden voorafgaand aan de eerste dosis | n (%) | 103 (82,4) | 100 (82,6) |
Aantal eenheden erytrocytenconcentraat toegediend via transfusie in de 12 maanden voorafgaand aan de eerste dosis | Totaal Gemiddelde (SD) Mediaan | 925 9,0 (7,74) 6,0 | 861 8,6 (7,90) 6,0 |
| Totale grootte van de PNH-kloon binnen de rode bloedcellen | Mediaan | 33,6 | 34,2 |
| Totale grootte van de PNH-kloon binnen de granulocyten | Mediaan | 93,8 | 92,4 |
Patiënten met een of meer aandoeningen door PNHa vóór het geven van geïnformeerde toestemming Anemie Hematurie of hemoglobinurie Aplastische anemie Nierfalen Myelodysplastisch syndroom Complicatie tijdens de zwangerschap Overigb | n (%) | 121 (96,8) 103 (82,4) 81 (64,8) 41 (32,8) 19 (15,2) 7 (5,6) 3 (2,4) 27 (21,6) | 120 (99,2) 105 (86,8) 75 (62,0) 38 (31,4) 11 (9,1) 6 (5,0) 4 (3,3) 13 (10,7) |
a Op basis van de medische voorgeschiedenis.
b Onder 'overig' vallen, zoals op het casusformulier is aangegeven, trombocytopenie, chronische nierziekte en pancytopenie, evenals een aantal andere aandoeningen.
De coprimaire eindpunten waren het vermijden van transfusie, en hemolyse, waarvoor normalisatie van de LDH-spiegels een rechtstreekse maatstaf was (LDH-spiegels ≤ 1 × ULN; de ULN voor LDH bedraagt 246 E/l). De belangrijkste secundaire eindpunten waren de procentuele verandering ten opzichte van baseline in LDH-spiegels, verandering in de kwaliteit van leven (FACIT-Fatigue), het percentage patiënten met doorbraakhemolyse en het percentage patiënten met een gestabiliseerd hemoglobinegehalte.
Ravulizumab was niet-inferieur ten opzichte van eculizumab voor beide coprimaire eindpunten (vermijden van transfusies met erytrocytenconcentraat conform de richtlijnen in het protocol, en normalisatie van de LDH-spiegels van dag 29 tot dag 183) en voor alle 4 de belangrijkste secundaire eindpunten (figuur 1).
Figuur 1: Analyse van coprimaire en secundaire eindpunten – volledige analyseset (studie bij complementremmer-naïeve patiënten)
Ravulizumab
(N = 125)
Eculizumab
(N = 121)
Verschil (95%-BI)
Vermijding transfusie (%) 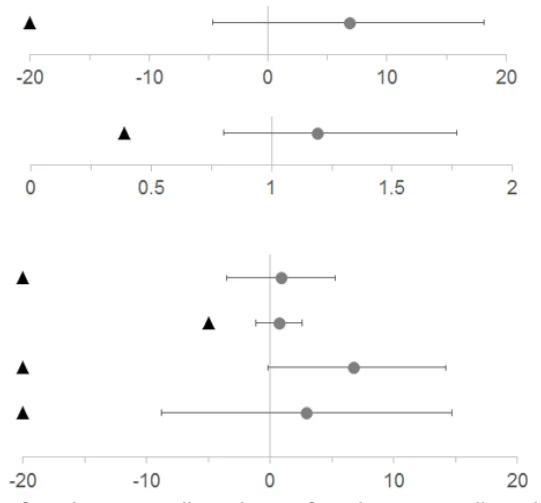
73,6 66,1 6,8 (-4,7; 18,1)
LDH-normalisatie
Oddsratio (95%-BI)
(oddsratio) 53,6 49,4 1,19 (0,80; 1,77)
Verschil (95%-BI)
LDH-verandering ten opzichte
van baseline (%)
-76,8 -76,0 0,8 (-3,6; 5,2)
Verandering in score op
FACIT-Fatigue
7,1 6,4 0,7 (-1,2; 2,6)
Doorbraakhemolyse (%) 4,0 10,7 6,7 (-0,2; 14,2)
Stabilisatie hemoglobine (%) 68,0 64,5 2,9 (-8,8; 14,6)
Gunstiger met eculizumab Gunstiger met ravulizumab
NB: Zwarte driehoekjes geven de grenzen van niet-inferioriteit aan; grijze bolletjes geven puntschattingen aan. NB: LDH = lactaatdehydrogenase; BI = betrouwbaarheidsinterval; FACIT = Functional Assessment of Chronic Illness Therapy.
De eindanalyse van de werkzaamheid voor de studie omvatte alle patiënten die ooit waren behandeld met ravulizumab (n=244), waarbij de mediane behandelingsduur 1.423 dagen was. De eindanalyse bevestigde dat responsen op de behandeling met ravulizumab die tijdens de primaire evaluatieperiode zijn waargenomen, behouden bleven gedurende de gehele studie.
Studie bij volwassen PNH-patiënten die eerder behandeld waren met eculizumab (ALXN1210-PNH-302)
De studie na eerder gebruik van eculizumab was een open-label, gerandomiseerde fase 3-multicenterstudie van 26 weken met actieve controle, uitgevoerd bij 195 patiënten met PNH die klinisch stabiel waren (LDH ≤ 1,5 × ULN) nadat ze gedurende ten minste de voorgaande 6 maanden behandeld waren met eculizumab, en werd gevolgd door een langdurige verlengingsperiode waarin alle patiënten ravulizumab kregen.
De medische voorgeschiedenis wat betreft PNH was vergelijkbaar tussen de behandelingsgroep van ravulizumab en die van eculizumab. De 12 maanden durende voorgeschiedenis met betrekking tot transfusies was vergelijkbaar tussen de behandelingsgroep van ravulizumab en die van eculizumab en meer dan 87% van de patiënten in beide behandelingsgroepen had geen transfusie ontvangen in de 12 maanden voorafgaand aan het begin van deelname aan de studie. De gemiddelde totale grootte van de PNH-kloon binnen de rode bloedcellen was 60,05%, de gemiddelde totale grootte van de PNH-kloon binnen de granulocyten was 83,30%, en de gemiddelde totale grootte van de PNH-kloon binnen de monocyten was 85,86%.
In tabel 9 zijn de kenmerken bij baseline weergegeven van de PNH-patiënten die waren opgenomen in de studie bij patiënten die eerder eculizumab hadden gebruikt, waarbij geen duidelijke klinisch betekenisvolle veranderingen werden waargenomen tussen de behandelingsgroepen.
Tabel 9: Kenmerken bij baseline in de studie bij patiënten die eerder eculizumab hadden gebruikt
| Parameter | Statistische bepalingen | Ravulizumab (N = 97) | Eculizumab (N = 98) |
| Leeftijd (jaar) ten tijde van de diagnose PNH | Gemiddelde (SD) Mediaan Min.; max. | 34,1 (14,41) 32,0 6; 73 | 36,8 (14,14) 35,0 11; 74 |
| Leeftijd (jaar) bij eerste infusie in de studie | Gemiddelde (SD) Mediaan Min.; max. | 46,6 (14,41) 45,0 18; 79 | 48,8 (13,97) 49,0 23; 77 |
| Geslacht (n, %) | Man Vrouw | 50 (51,5) 47 (48,5) | 48 (49,0) 50 (51,0) |
| LDH-spiegel vóór behandeling | Gemiddelde (SD) | 228,0 (48,71) | 235,2 (49,71) |
| Mediaan | 224,0 | 234,0 | |
| Aantal patiënten met transfusies met erytrocytenconcentraat/volbloed in de 12 maanden voorafgaand aan de eerste dosis | n (%) | 13 (13,4) | 12 (12,2) |
Aantal eenheden erytrocytenconcentraat/volbloed toegediend via transfusie in de 12 maanden voorafgaand aan de eerste dosis | Totaal | 103 | 50 |
| Gemiddelde (SD) | 7,9 (8,78) | 4,2 (3,83) | |
| Mediaan | 4,0 | 2,5 | |
Patiënten met een of meer aandoeningen door PNHa vóór het geven van geïnformeerde toestemming Anemie Hematurie of hemoglobinurie Aplastische anemie Nierfalen Myelodysplastisch syndroom Complicatie tijdens de zwangerschap Overigb | n (%) | 90 (92,8) 64 (66,0) 47 (48,5) 34 (35,1) 11 (11,3) 3 (3,1) 4 (4,1) 14 (14,4) | 96 (98,0) 67 (68,4) 48 (49,0) 39 (39,8) 7 (7,1) 6 (6,1) 9 (9,2) 14 (14,3) |
a Op basis van de medische voorgeschiedenis.
b In de categorie 'overig' vallen neutropenie, een verminderde nierfunctie en trombopenie, evenals een aantal andere aandoeningen.
Het primaire eindpunt was hemolyse, gemeten aan de hand van de procentuele verandering van de LDH-spiegel ten opzichte van baseline. Secundaire eindpunten waren onder andere het percentage patiënten met doorbraakhemolyse, kwaliteit van leven (FACIT-Fatigue), de vermijding van transfusie (transfusion avoidance, TA), en het percentage patiënten met een gestabiliseerd hemoglobinegehalte.
Ravulizumab was niet-inferieur ten opzichte van eculizumab voor het primaire eindpunt 'procentuele verandering van de LDH-spiegels van baseline tot dag 183' en voor alle 4 de belangrijkste secundaire eindpunten (figuur 2).
Figuur 2: Analyse van primaire en secundaire eindpunten – volledige analyseset (studie bij patiënten die eerder eculizumab hadden gebruikt)
Ravulizumab
(N = 97)
Eculizumab
(N = 98)
Verschil (95%-BI)
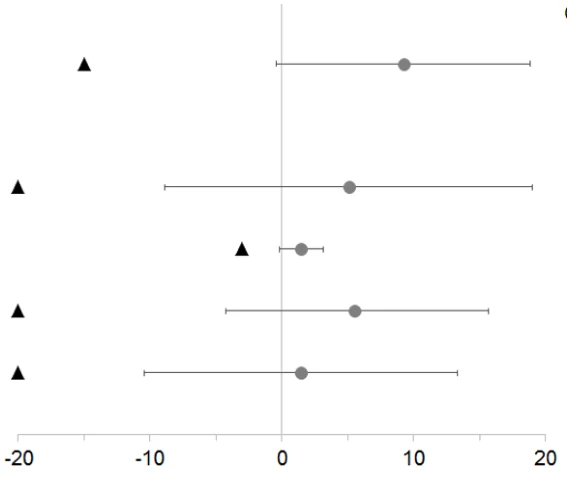
LDH-verandering ten opzichte
van baseline (%)
-0,8 8,4 9,2 (-0,4; 18,8)
Doorbraakhemolyse (%) 0 5,1 5,1 (-8,9; 19,0)
Verandering in score op
FACIT-Fatigue
2,0 0,5 1,5 (-0,2; 3,2)
Vermijding transfusie (%) 87,6 82,7 5,5 (-4,3; 15,7)
Stabilisatie hemoglobine (%) 76,3 75,5 1,4 (-10,4; 13,3)
Gunstiger met eculizumab Gunstiger met ravulizumab
NB: Zwarte driehoekjes geven de grenzen van niet-inferioriteit aan; grijze bolletjes geven puntschattingen aan. NB: LDH = lactaatdehydrogenase; BI = betrouwbaarheidsinterval.
De eindanalyse van de werkzaamheid voor de studie omvatte alle patiënten die ooit zijn behandeld met ravulizumab (n=192), waarbij de mediane behandelingsduur 968 dagen was. De eindanalyse bevestigde dat responsen op de behandeling met ravulizumab die tijdens de primaire evaluatieperiode zijn waargenomen, behouden bleven gedurende de gehele studie.
Atypisch hemolytisch-uremisch syndroom (aHUS)
Studie bij volwassen patiënten met aHUS (ALXN1210-aHUS-311)
De studie bij volwassenen was een fase 3-multicenterstudie met een enkele groep, uitgevoerd bij patiënten met gedocumenteerde aHUS die voorafgaand aan hun deelname aan de studie nooit behandeld waren met een complementremmer en bij wie er aanwijzingen waren voor trombotische microangiopathie (TMA). De studie bestond uit een aanvankelijke beoordelingsperiode van 26 weken en patiënten mochten deelnemen aan een verlengingsperiode van maximaal 4,5 jaar. In totaal namen er 58 patiënten met gedocumenteerde aHUS deel aan de studie. Volgens de deelnamecriteria waren patiënten met TMA, veroorzaakt door een desintegrine en metalloproteïnase met een trombospondine type 1-motief, lid 13 (ADAMTS13)-deficiëntie, hemolytisch-uremisch syndroom veroorzaakt door shigatoxine-producerende Escherichia coli (STEC-HUS) en een genetisch defect in het cobalamine C-metabolisme uitgesloten van deelname. Twee patiënten werden uitgesloten van de volledige analyseset vanwege een bevestigde diagnose STEC-HUS. Bij drieënnegentig procent van de patiënten waren bij baseline extrarenale tekenen (cardiovasculair, pulmonaal, centraal zenuwstelsel, gastro-intestinaal, huid, skeletspieren) of symptomen van aHUS aanwezig.
In tabel 10 zijn de demografische kenmerken en de kenmerken bij baseline weergegeven van de 56 volwassen patiënten die de volledige analyseset vormden van studie ALXN1210-aHUS-311.
Tabel 10: Kenmerken bij baseline in de studie bij volwassenen
| Parameter | Statistische bepalingen | Ravulizumab (N = 56) |
| Leeftijd bij eerste infusie (jaar) | Gemiddelde (SD) Min.; max. | 42,2 (14,98) 19,5; 76,6 |
| Geslacht Man | n (%) | 19 (33,9) |
| Parameter | Statistische bepalingen | Ravulizumab (N = 56) |
Ras Aziatisch Wit Onbekend/overig | n (%) | 15 (26,8) 29 (51,8) 12 (21,4) |
| Voorgeschiedenis van transplantatie | n (%) | 8 (14,3) |
| Trombocyten (109/l) in bloed | n Mediaan (min.; max.) | 56 95,25 (18; 473) |
| Hemoglobine (g/l) in bloed | n Mediaan (min.; max.) | 56 85,00 (60,5; 140) |
| LDH (E/l) in serum | n Mediaan (min.; max.) | 56 508,00 (229,5; 3.249) |
| eGFR (ml/min/1,73 m2) | n (%) Mediaan (min.; max.) | 55 10,00 (4; 80) |
| Patiënten die dialyse krijgen | N (%) | 29 (51,8) |
| Patiënten post partum | N (%) | 8 (14,3) |
NB: Percentages zijn op basis van het totale aantal patiënten.
Afkortingen: eGFR = geschatte glomerulaire filtratiesnelheid; LDH = lactaatdehydrogenase; max. = maximum; min. = minimum.
Het primaire eindpunt was een complete TMA-respons gedurende de aanvankelijke beoordelingsperiode van 26 weken, vastgesteld op basis van normalisatie van hematologische parameters (trombocytenaantal ≥ 150 × 109/l en LDH ≤ 246 E/l) en ≥ 25% verbetering van het serumcreatinine ten opzichte van baseline. De patiënten moesten voldoen aan alle criteria voor een complete TMA-respons tijdens 2 afzonderlijke beoordelingen met ten minste 4 weken (28 dagen) tussen de beoordelingen, en bij alle eventuele metingen in de tussentijd.
Een complete TMA-respons werd waargenomen bij 30 van de 56 patiënten (53,6%) gedurende de aanvankelijke beoordelingsperiode van 26 weken, zoals weergegeven in tabel 11.
Tabel 11: Analyse van complete TMA-respons en componenten van een complete
TMA-respons voor de 26 weken durende aanvankelijke beoordelingsperiode (ALXN1210-aHUS-311)
| Totaal | Responders | ||
| n | Percentage (95%-BI)a | ||
| Complete TMA-respons | 56 | 30 | 0,536 (0,396; 0,675) |
Componenten van complete TMA-respons Normalisatie trombocytenaantal Normalisatie LDH ≥ 25% verbetering van serum-creatinine ten opzichte van baseline | 56 56 56 | 47 43 33 | 0,839 (0,734; 0,944) 0,768 (0,648; 0,887) 0,589 (0,452; 0,727) |
| Hematologische normalisatie | 56 | 41 | 0,732 (0,607; 0,857) |
a Waarden voor het 95%-BI voor het percentage zijn gebaseerd op de asymptotische benaderingsmethode van Gauss met continuïteitscorrectie.
Afkortingen: BI = betrouwbaarheidsinterval; LDH = lactaatdehydrogenase; TMA = trombotische microangiopathie.
Een complete TMA-respons werd bij nog eens zes patiënten waargenomen tijdens de verlengingsperiode op dag 169, 302, 401, 407, 1.247 en 1.359, zodat tot het einde van de studie een complete TMA-respons optrad bij in totaal 36 van de 56 patiënten (64,3%; 95%-BI: 50,8%; 77,7%). De respons voor de afzonderlijke componenten kwam daarmee op 48 patiënten wat betreft normalisatie van het trombocytenaantal (85,7%; 95%-BI: 75,7%; 95,8%), 49 patiënten wat betreft normalisatie van de LDH-spiegel (87,5%; 95%-BI: 77,9%; 97,1%) en 37 patiënten wat betreft verbetering van de nierfunctie (66,1%; 95%-BI: 52,8%; 79,4%).
De mediane tijd tot een complete TMA-respons bedroeg 86 dagen (7 tot 1.359 dagen). Na het begin van de behandeling met ravulizumab werd een snelle toename van het gemiddelde trombocytenaantal waargenomen; dit nam toe van 118,52 × 10⁹/l bij baseline naar 243,54 × 10⁹/l op dag 8 en bleef hoger dan 227 × 109/l bij alle volgende bezoeken tijdens de aanvankelijke beoordelingsperiode (26 weken). Tevens daalde de gemiddelde LDH-waarde in de eerste 2 maanden van de behandeling ten opzichte van baseline, en deze waarde hield bij alle patiënten gedurende de gehele aanvankelijke beoordelingsperiode (26 weken) aan.
Meer dan twee derde van de patiëntenpopulatie die grotendeels chronische nierziekte stadium 4 of 5 (CKD-stadium 4 of 5) vertoonde bij baseline, had een verbetering van 1 of meer CKD-stadia op dag 743 van de studie. Een verbetering van de nierfunctie, gemeten aan de hand van de eGFR, bleef stabiel tot het einde van de studie. Bij veel patiënten (19/30) bleef het stadium van hun chronische nierziekte verbeteren na het bereiken van een complete TMA-respons tijdens de aanvankelijke beoordelingsperiode van 26 weken.
Van de 27 patiënten die bij aanvang van hun deelname aan de studie geen dialyse nodig hadden, hadden 19 patiënten nog steeds geen dialyse nodig tijdens de gehele studie en begonnen 8 patiënten met dialyse tijdens de studie, waarbij 2 van deze patiënten de dialyse tijdens de studie stopzetten. Een van de patiënten die dialyse stopzette tijdens de verlengingsperiode van de studie, begon vervolgens opnieuw met dialyse en bleef dialyse krijgen tot het einde van de studie.
Tabel 12: Secundaire werkzaamheidsuitkomsten voor de 26 weken durende aanvankelijke beoordelingsperiode van studie ALXN1210-aHUS-311
| Parameters | Studie ALXN1210-aHUS-311 (N = 56) | |
Hematologische parameters TMA, dag 183 Trombocyten (109/l) in bloed Gemiddelde (SD) Mediaan LDH (E/l) in serum Gemiddelde (SD) Mediaan | Waargenomen waarde (n = 48) 237,96 (73,528) 232,00 194,46 (58,099) 176,50 | Verandering ten opzichte van baseline (n = 48) 114,79 (105,568) 125,00 -519,83 (572,467) -310,75 |
Toename van het hemoglobinegehalte ≥ 20 g/l ten opzichte van baseline met bevestigend resultaat gedurende de gehele aanvankelijke beoordelingsperiode n/m Percentage (95%-BI)* | 40/56 0,714 (0,587; 0,842) | |
Verandering CKD-stadium ten opzichte van baseline, dag 183 Verbeterda n/m Percentage (95%-BI)* Verslechterdb n/m Percentage (95%-BI)* | 32/47 0,681 (0,529; 0,809) 2/13 0,154 (0,019; 0,454) | |
eGFR (ml/min/1,73 m2), dag 183 Gemiddelde (SD) Mediaan | Waargenomen waarde (n = 48) 51,83 (39,162) 40,00 | Verandering ten opzichte van baseline (n = 47) 34,80 (35,454) 29,00 |
NB: n: aantal patiënten met beschikbare gegevens voor betreffende beoordeling tijdens bezoek op dag 183. m: aantal patiënten die aan betreffend criterium voldoen. De classificatie van het stadium van chronische nierziekte (chronic kidney disease, CKD) is op basis van het CKD-stadium volgens de National Kidney Foundation. Stadium 5 geldt als de slechtste categorie en stadium 1 als de beste categorie. De waarde bij baseline is verkregen op basis van de laatste beschikbare eGFR vóór het begin van de behandeling. Verbeterd/verslechterd: ten opzichte van het CKD-stadium bij baseline. *Waarden voor het 95%-betrouwbaarheidsinterval (95%-BI) zijn gebaseerd op exacte betrouwbaarheidsgrenzen aan de hand van de Clopper-Pearson-methode. aPatiënten met CKD-stadium 1 bij baseline zijn uitgesloten van deze analyse, omdat bij hen geen verbetering mogelijk is. bPatiënten met CKD-stadium 5 bij baseline zijn uitgesloten van deze analyse, omdat bij hen geen verslechtering mogelijk is.
Afkortingen: eGFR = geschatte glomerulaire filtratiesnelheid; LDH = lactaatdehydrogenase; TMA = trombotische microangiopathie.
De eindanalyse van de werkzaamheid voor de studie bij alle patiënten die behandeld werden met ravulizumab gedurende een mediane behandelingsduur van 130,36 weken, bevestigde dat responsen op de behandeling met ravulizumab die tijdens de primaire evaluatieperiode zijn waargenomen, behouden bleven gedurende de gehele studie.
Gegeneraliseerde myasthenia gravis (gMG)
Studie bij volwassen patiënten met gMG
De werkzaamheid en veiligheid van ravulizumab bij volwassen patiënten met gMG zijn beoordeeld in een gerandomiseerde, dubbelblinde, placebogecontroleerde fase 3-multicenterstudie (ALXN1210-MG-306). Patiënten die deelnamen aan deze studie, mochten vervolgens deelnemen aan een open-label verlengingsperiode waarbij alle patiënten ravulizumab kregen.
Patiënten met gMG (gediagnosticeerd gedurende ten minste 6 maanden) met een positieve serologische test voor anti-acetylcholinereceptor (AChR)-antilichamen, klinische classificatie volgens MGFA (Myasthenia Gravis Foundation of America) klasse II tot IV en resterende symptomatologie, zoals aangetoond met een totale Myasthenia Gravis Activities of Daily Living (MG-ADL)-score van ≥ 6, werden gerandomiseerd naar behandeling met ravulizumab (N = 86) of placebo (N = 89). Patiënten die werden behandeld met immunosuppressiva (corticosteroïden, azathioprine, cyclofosfamide, ciclosporine, methotrexaat, mycofenolaatmofetil of tacrolimus), mochten die behandeling voortzetten gedurende de hele studie. Bovendien was een rescue-therapie (waaronder een hoge dosis corticosteroïden, PE/PP of IVIg) toegelaten als de klinische toestand van een patiënt verslechterde, zoals gedefinieerd in het studieprotocol.
In totaal hebben 162 patiënten (92,6%) de 26 weken durende, gerandomiseerde-gecontroleerde periode van studie ALXN1210-MG-306 voltooid. De kenmerken bij baseline van de patiënten worden weergegeven in tabel 13. De meerderheid (97%) van de patiënten die in de studie werden opgenomen, was behandeld met ten minste één immunomodulerende therapie, waaronder behandeling met immunosuppressiva, PE/PP of IVIg in de laatste twee jaar vóór opname in de studie.
Tabel 13: Ziektekenmerken bij baseline in studie ALXN1210-MG-306
| Parameter | Statistische bepalingen | Placebo (N = 89) | Ravulizumab (N = 86) |
Geslacht Man Vrouw | n (%) | 44 (49,4) 45 (50,6) | 42 (48,8) 44 (51,2) |
| Leeftijd bij de eerste dosis van het studiegeneesmiddel (jaar) | Gemiddelde (SD) (min.; max.) | 53,3 (16,05) (20; 82) | 58,0 (13,82) (19; 79) |
| Ouderen (≥ 65 jaar) bij opname in de studie | n (%) | 24 (27,0) | 30 (34,9) |
| Duur van MG sinds diagnose (jaar) | Gemiddelde (SD) (min.; max.) Mediaan | 10,0 (8,90) (0,5; 36,1) 7,6 | 9,8 (9,68) (0,5; 39,5) 5,7 |
| MG-ADL-score bij baseline | Gemiddelde (SD) (min.; max.) Mediaan | 8,9 (2,30) (6,0; 15,0) 9,0 | 9,1 (2,62) (6,0; 24,0) 9,0 |
| QMG-score bij baseline | Gemiddelde (SD) (min.; max.) Mediaan | 14,5 (5,26) (2,0; 27,0) 14,0 | 14,8 (5,21) (6,0; 39,0) 15,0 |
| MGFA-classificatie bij baseline Klasse II (lichte zwakte) Klasse III (matige zwakte) Klasse IV (ernstige zwakte) | n (%) | 39 (44) 45 (51) 5 (6) | 39 (45) 41 (48) 6 (7) |
| Een eerdere intubatie sinds diagnose (MGFA klasse V) | n (%) | 9 (10,1) | 8 (9,3) |
| Aantal patiënten met eerdere MG-crisis sinds diagnosea | n (%) | 17 (19,1) | 21 (24,4) |
Aantal stabiele therapieën met immunosuppressivab bij opname in de studie 0 1 ≥ 2 | n (%) | 8 (9,0) 34 (38,2) 47 (52,8) | 10 (11,6) 40 (46,5) 36 (41,9) |
a Informatie over een eerdere MG-crisis werd verzameld als onderdeel van de medische voorgeschiedenis en werd niet geëvalueerd conform de definitie van het klinische protocol.
b Therapieën met immunosuppressiva omvatten corticosteroïden, azathioprine, cyclofosfamide, ciclosporine, methotrexaat, mycofenolaatmofetil of tacrolimus.
Afkortingen: max. = maximum; min. = minimum; MG = myasthenia gravis; MG-ADL = Myasthenia Gravis Activities of Daily Living; MGFA = Myasthenia Gravis Foundation of America; QMG = Quantitative Myasthenia Gravis; SD = standaardafwijking
Het primaire eindpunt was de wijziging van de totale MG-ADL-score vanaf baseline tot week 26.
De secundaire eindpunten, waarin ook wijzigingen beoordeeld werden vanaf baseline tot week 26, omvatten de wijzigingen van de totale Quantitative Myasthenia Gravis (QMG)-score, het percentage patiënten met verbeteringen van ten minste 5 en 3 punten voor respectievelijk de totale QMG- en MG-ADL-score evenals wijzigingen in de beoordelingen voor kwaliteit van leven.
Ravulizumab bleek een statistisch significante wijziging van de totale MG-ADL-score op te leveren in vergelijking met placebo. De resultaten voor primair eindpunt en secundaire eindpunten worden weergegeven in tabel 14.
Tabel 14: Analyse van primair eindpunt en secundaire eindpunten voor de werkzaamheid
| Eindpunten voor de werkzaamheid in week 26 | Placebo (N = 89) LS gemiddelde (SEM) | Ravulizumab (N = 86) LS gemiddelde (SEM) | Statistische bepaling voor vergelijking | Behandeleffect (95%-BI) | p-waarde (met gebruikmaking van herhaalde metingen met gemengd effect) |
| MG-ADL | -1,4 (0,37) | -3,1 (0,38) | Verschil in wijziging t.o.v. baseline | -1,6 (-2,6; -0,7) | 0,0009 |
| QMG | -0,8 (0,45) | -2,8 (0,46) | Verschil in wijziging t.o.v. baseline | -2,0 (-3,2; -0,8) | 0,0009 |
| MG-QoL15r | -1,6 (0,70) | -3,3 (0,71) | Verschil in wijziging t.o.v. baseline | -1,7 (-3,4; 0,1) | 0,0636 |
| Neuro-QoL-fatigue | -4,8 (1,87) | -7,0 (1,92) | Verschil in wijziging t.o.v. baseline | -2,2 (-6,9; 2,6) | 0,3734a |
a Het eindpunt werd niet formeel getest op statistische significantie; een nominale p-waarde werd gemeld. Afkortingen: BI = betrouwbaarheidsinterval; LS = kleinste kwadraten; MG-ADL = Myasthenia Gravis Activities of Daily Living; MG-QoL15r = gereviseerde Myasthenia Gravis Quality of Life-schaal met 15 items; Neuro-QoL-fatigue = Neurological Quality of Life Fatigue; QMG = Quantitative Myasthenia Gravis; SEM = standaardfout van gemiddelde.
In studie ALXN1210-MG-306 werd een klinische responder voor de totale MG-ADL-score gedefinieerd als een patiënt met een verbetering met ten minste 3 punten. Het percentage klinische responders in week 26 was 56,7% met ravulizumab, vergeleken met 34,1% met placebo (nominaal p=0,0049). Een klinische responder voor de totale QMG-score werd gedefinieerd als een patiënt met een verbetering met ten minste 5 punten. Het percentage klinische responders in week 26 was 30,0% met ravulizumab, vergeleken met 11,3% met placebo (p=0,0052).
Tabel 15 geeft een overzicht van de patiënten met verslechtering van de klinische toestand en patiënten die rescue-therapie nodig hadden in de 26 weken durende, gerandomiseerde-gecontroleerde periode.
Tabel 15: Verslechtering van de klinische toestand en rescue-therapie
| Variabele | Statistische bepaling | Placebo (N = 89) | Ravulizumab (N = 86) |
| Totaal aantal patiënten met verslechtering van de klinische toestand | n (%) | 15 (16,9) | 8 (9,3) |
| Totaal aantal patiënten die rescue-therapie nodig haddena | n (%) | 14 (15,7) | 8 (9,3) |
a Rescue-therapie omvatte een hoge dosis corticosteroïden, plasmawisseling/plasmaferese of intraveneus immunoglobuline.
Bij patiënten die aanvankelijk Ultomiris kregen tijdens de gerandomiseerde-gecontroleerde periode en Ultomiris bleven krijgen tot maximaal 164 weken van de open-label verlengingsperiode, bleef het behandeleffect gehandhaafd (figuur 3). Bij patiënten die aanvankelijk placebo kregen tijdens de 26 weken durende gerandomiseerde-gecontroleerde periode en tijdens de open-label verlengingsperiode startten met een behandeling met Ultomiris, werd gedurende een mediane behandelingsduur van ongeveer 2 jaar op alle eindpunten, met inbegrip van MG-ADL en QMG, een snelle en aanhoudende respons op de behandeling waargenomen (figuur 3).
Figuur 3: Wijziging vanaf baseline van de gerandomiseerde-gecontroleerde periode voor totale MG-ADL-score (A) en totale QMG-score (B) tot maximaal week 164 (gemiddelde en 95%-BI)
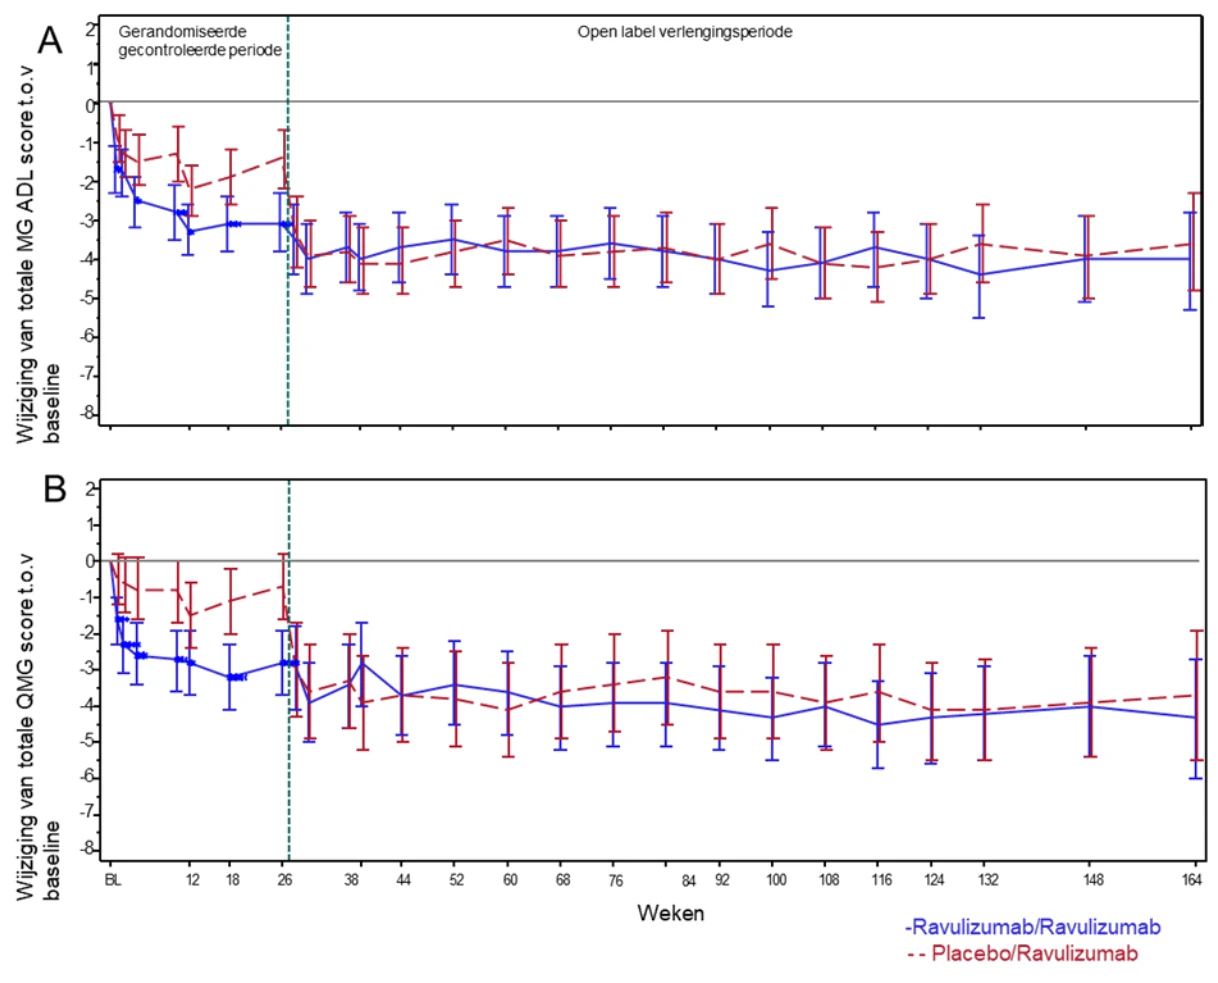
NB: de cijfers voor de gerandomiseerde-gecontroleerde periode zijn gebaseerd op gegevens van 175 patiënten. De cijfers voor de open-label verlengingsperiode zijn gebaseerd op gegevens van 161 patiënten. Afkortingen: BI = betrouwbaarheidsinterval; MG-ADL = Myasthenia Gravis Activities of Daily Living; QMG = Quantitative Myasthenia Gravis
In de open-label verlengingsperiode van de studie hadden artsen de optie om de therapie met immunosuppressiva aan te passen. Aan het einde van de open-label verlengingsperiode (de mediane duur van behandeling met Ultomiris tijdens zowel de gerandomiseerde-gecontroleerde periode als de open-label verlenging bedroeg 759 dagen), verminderde 30,1% van de patiënten hun dagelijkse dosis van de behandeling met corticosteroïden en stopte 12,4% van de patiënten met de behandeling met corticosteroïden. De vaakst voorkomende reden voor wijziging van de therapie met corticosteroïden was verbetering van de MG-symptomen tijdens de behandeling met ravulizumab.
Neuromyelitis optica-spectrumstoornis (NMOSD)
Studie bij volwassen patiënten met NMOSD
De werkzaamheid van ravulizumab bij volwassen patiënten met NMOSD die positief zijn voor antilichamen tegen AQP4 is beoordeeld in een internationale open-label klinische studie (ALXN1210-NMO-307).
In studie ALXN1210-NMO-307 waren 58 volwassen patiënten met NMOSD opgenomen met een positieve serologische test voor antilichamen tegen AQP4, ten minste 1 recidief in de 12 maanden voorafgaand aan de screeningsperiode, en een score ≤ 7 op de Expanded Disability Status Scale (EDSS). Eerdere behandeling met immuunsuppresieve therapieën (IST's) was niet vereist voor opname in de studie en 53,4% van de patiënten kreeg ravulizumab als monotherapie. Patiënten die werden behandeld met geselecteerde IST's (corticosteroïden, azathioprine, mycofenolaatmofetil, tacrolimus) mochten die behandeling voortzetten in combinatie met ravulizumab, waarbij een vereiste was dat zij tot week 106 in de studie een stabiele dosis bleven gebruiken. Bovendien was acute behandeling van recidief (waaronder een hoge dosis corticosteroïden, PE/PP of IVIg) toegelaten als een patiënt tijdens de studie een recidief kreeg.
De gemiddelde leeftijd van de patiënten in de studie was 47,4 jaar (met een spreiding van 18 tot 74 jaar) en de meeste deelnemers waren vrouw (90%). De mediane leeftijd bij de eerste klinische manifestatie van NMOSD was 42,5 jaar, met een spreiding van 16 tot 73 jaar. Ziektekenmerken bij baseline worden weergegeven in tabel 16.
Tabel 16: Ziektegeschiedenis en kenmerken bij baseline in studie
ALXN1210-NMO-307
| Variabele | Statistische bepalingen | ALXN1210-NMO-307 Ravulizumab (N = 58) |
| Tijd vanaf eerste klinische manifestatie van NMOSD tot eerste dosis studiegeneesmiddel (jaar) | Gemiddelde (SD) | 5,2 (6,38) |
| Mediaan | 2,0 | |
| Min.; max. | 0,19; 24,49 | |
| Historische ARR in de 24 maanden vóór screening | Gemiddelde (SD) | 1,87 (1,59) |
| Mediaan | 1,44 | |
| Min.; max. | 0,5; 6,9 | |
| HAI-score bij baseline | Gemiddelde (SD) | 1,2 (1,42) |
| Mediaan | 1,0 | |
| Min.; max. | 0; 7 | |
| EDSS-score bij baseline | Gemiddelde (SD) | 3,30 (1,58) |
| Mediaan | 3,25 | |
| Min.; max. | 0,0; 7,0 | |
| Eventueel historisch gebruik van rituximab | n (%) | 21 (36,2) |
| Aantal patiënten dat bij begin van deelname aan de studie een stabiele dosis corticosteroïden gebruikte | n (%) | 11 (19,0) |
| Aantal patiënten dat bij begin van deelname aan de studie geen IST kreeg | n (%) | 31 (53,4) |
Afkortingen: ARR = aantal recidieven op jaarbasis (annualized relapse rate); EDSS = Expanded Disability Status Scale; HAI = Hauser Ambulation Index; IST = immunosuppressieve therapie; Max. = maximum; Min = minimum; NMOSD = neuromyelitis optica-spectrumstoornis (neuromyelitis optica spectrum disorder); SD = standaardafwijking.
Het primaire eindpunt van studie ALXN1210-NMO-307 was de tijd tot het eerste geconstateerde recidief tijdens deelname aan de studie, vastgesteld door een onafhankelijke beoordelingscommissie. Tijdens de primaire behandelingsperiode werden geen vastgestelde recidieven tijdens deelname aan de studie waargenomen bij patiënten die behandeld werden met ravulizumab. Alle patiënten die met ravulizumab behandeld waren, bleven vrij van recidieven gedurende de mediane opvolging van 90,93 weken. Patiënten die behandeld waren met ravulizumab, hadden consequent het primaire eindpunt met als resultaat het uitblijven van recidieven, met of zonder gelijktijdige IST-behandeling. Bij de eindanalyse van de werkzaamheid met een mediane opvolging van 170,29 weken werden er geen vastgestelde recidieven tijdens deelname aan de studie waargenomen bij met ravulizumab behandelde patiënten tot het einde van het onderzoek. De responsen op de behandeling met ravulizumab die werden waargenomen tijdens de primaire evaluatieperiode werden de hele duur van het onderzoek behouden. Daarnaast hadden 17 (63%) van de 27 patiënten met een IST-behandeling bij baseline een lagere dosering van de IST-behandeling of stopten ze met ten minste één IST-behandeling tijdens de behandeling met ravulizumab.
Ravulizumab is niet onderzocht voor de acute behandeling van recidieven bij NMOSD-patiënten.
Pediatrische patiënten
Paroxismale nachtelijke hemoglobinurie (PNH)
Studie bij pediatrische patiënten met PNH (ALXN1210-PNH-304)
De pediatrische studie (ALXN1210-PNH-304) is een open-label fase 3-multicenterstudie die werd uitgevoerd bij pediatrische patiënten met PNH die eerder met eculizumab waren behandeld en complementremmer-naïef waren. Op basis van tussentijdse resultaten hebben in totaal 13 pediatrische PNH-patiënten de behandeling met ravulizumab voltooid tijdens de primaire evaluatieperiode (26 weken) van studie ALXN1210-PNH-304. Vijf van de 13 patiënten waren niet eerder behandeld met een complementremmer en 8 patiënten waren vóór opname in de studie behandeld met eculizumab.
De meeste patiënten waren bij de eerste infusie tussen 12 jaar en 17 jaar oud (gemiddeld: 14,4 jaar), waarbij 2 patiënten jonger dan 12 jaar waren (11 jaar en 9 jaar oud). Acht van de 13 patiënten waren meisjes. Het gemiddelde gewicht bij baseline was 56 kg, variërend van 37 tot 72 kg. Tabel 17 geeft de ziektegeschiedenis en kenmerken bij baseline van de pediatrische patiënten die in studie ALXN1210-PNH-304 werden opgenomen.
Tabel 17: Ziektegeschiedenis en kenmerken bij baseline (volledige analyseset)
| Variabele | Complementremmer- naïeve patiënten (N = 5) | Patiënten eerder behandeld met eculizumab (N = 8) |
Totale grootte van de PNH-kloon binnen de rode bloedcellen (%) Mediaan (min.; max.) | (N = 4) 40,05 (6,9; 68,1) | (N = 6) 71,15 (21,2; 85,4) |
Totale grootte van de PNH-kloon binnen de granulocyten (%) Mediaan (min.; max.) | 78,30 (36,8; 99,0) | 91,60 (20,3; 97,6) |
| Variabele | Complementremmer- naïeve patiënten (N = 5) | Patiënten eerder behandeld met eculizumab (N = 8) |
Aantal patiënten met transfusies met erytrocytenconcentraat/volbloed in de 12 maanden voorafgaand aan de eerste dosis, n (%) | 2 (40,0) | 2 (25,0) |
Aantal transfusies met erytrocytenconcentraat/volbloed in de 12 maanden voorafgaand aan de eerste dosis Totaal Mediaan (min.; max.) | 10 5,0 (4; 6) | 2 1,0 (1; 1) |
Aantal eenheden erytrocytenconcentraat/volbloed toegediend via transfusie in de 12 maanden voorafgaand aan de eerste dosis Totaal Mediaan (min.; max.) | 14 7,0 (3; 11) | 2 2,0 (2; 2) |
Patiënten met een of meer aandoeningen door PNH voorafgaand aan het geven van geïnformeerde toestemming, n (%) Anemie Hematurie of hemoglobinurie Aplastische anemie Nierfalen Overiga | 5 (100) 2 (40,0) 2 (40,0) 3 (60,0) 2 (40,0) 0 | 8 (100) 5 (62,5) 5 (62,5) 1 (12,5) 2 (25,0) 1 (12,5) |
| LDH-waarden voorafgaand aan de behandeling (E/l) Mediaan (min.; max.) | 588,50 (444; 2.269,7) | 251,50 (140,5; 487) |
a Overige aandoeningen door PNH zijn gemeld als “nier- en miltinfarcten” en “meerdere laesies met betrekking tot het embolische proces”.
NB: Percentages werden gebaseerd op het totaal aantal patiënten in elke cohort.
Afkortingen: LDH = lactaatdehydrogenase; max. = maximum; min. = minimum; PNH = paroxismale nachtelijke hemoglobinurie.
Patiënten kregen op dag 1 op basis van lichaamsgewicht een oplaaddosis ravulizumab, gevolgd door een onderhoudsbehandeling op dag 15 en daarna eenmaal om de 8 weken (q8w) voor patiënten met een gewicht van ≥ 20 kg, of eenmaal om de 4 weken (q4w) voor patiënten met een gewicht van < 20 kg. Voor patiënten die in de studie werden opgenomen terwijl ze met eculizumab werden behandeld, was dag 1 van de studiebehandeling 2 weken na de laatste dosis eculizumab van de patiënt gepland.
Het gewichtsafhankelijke doseringsschema van ravulizumab bood gedurende de 26 weken durende primaire evaluatieperiode onmiddellijke, volledige en aanhoudende remming van het terminale complement, ongeacht voorafgaande behandeling met eculizumab. Na het inzetten van de behandeling met ravulizumab werden in beide cohorten onmiddellijk na de eerste dosis ‘steady state’ therapeutische serumconcentraties van ravulizumab bereikt en behouden gedurende de 26 weken durende primaire evaluatieperiode. Er waren geen gevallen van doorbraakhemolyse in de studie en er waren geen patiënten die na baseline vrije C5-waarden hadden die hoger lagen dan 0,5 µg/ml. Gedurende de 26 weken durende primaire evaluatieperiode was de gemiddelde procentuele verandering ten opzichte van baseline in LDH -47,91% op dag 183 in de complementremmer-naïeve cohort en bleef deze stabiel in de cohort die eerder was behandeld met eculizumab. Zestig procent (3/5) van de complementremmer-naïeve patiënten en 75% (6/8) van de eerder met eculizumab behandelde patiënten bereikten tegen week 26 stabilisatie van hemoglobine. Het vermijden van transfusie werd bereikt door 84,6% (11/13) van de patiënten tijdens de 26 weken durende primaire evaluatieperiode.
Deze tussentijdse werkzaamheidsresultaten worden weergegeven in onderstaande tabel 18.
Tabel 18: Werkzaamheidsuitkomsten van de studie met pediatrische PNH-patiënten
(ALXN1210-PNH-304) – 26 weken durende primaire evaluatieperiode
| Eindpunt | Ravulizumab (naïef, N = 5) | Ravulizumab (overgeschakeld, N = 8) |
LDH – procentuele verandering t.o.v. baseline Gemiddelde (SD) | -47,91 (52,716) | 4,65 (44,702) |
| Vermijden van transfusie Percentage (95%-BI) | 60,0 (14,66; 94,73) | 100,0 (63,06; 100,00) |
| Stabilisatie hemoglobine Percentage (95%-BI) | 60,0 (14,66; 94,73) | 75 (34,91; 96,81) |
| Doorbraakhemolyse (%) | 0 | 0 |
Afkortingen: LDH = lactaatdehydrogenase
Werkzaamheidsresultaten op lange termijn tot het einde van de studie over een mediane behandelingsduur van 915 dagen resulteerden in een aanhoudende behandelingsrespons bij pediatrische patiënten met PNH.
Op basis van gegevens van deze tussentijdse resultaten lijkt de werkzaamheid van ravulizumab bij pediatrische PNH-patiënten vergelijkbaar te zijn met de werkzaamheid die is waargenomen bij volwassen PNH-patiënten.
Atypisch hemolytisch-uremisch syndroom (aHUS)
Het gebruik van Ultomiris bij pediatrische patiënten voor de behandeling van aHUS wordt ondersteund door resultaten van één klinische studie bij kinderen (in totaal namen 31 patiënten met gedocumenteerde aHUS deel aan de studie; de volledige analyseset omvatte 28 patiënten in de leeftijd van 10 maanden tot 17 jaar).
Studie bij pediatrische patiënten met aHUS (ALXN1210-aHUS-312)
De pediatrische studie was een fase 3-multicenterstudie van 26 weken met een enkele groep die werd uitgevoerd bij pediatrische patiënten en waarbij patiënten mochten deelnemen aan een verlengingsperiode gedurende maximaal 4,5 jaar.
In totaal werden 24 eculizumab-naïeve patiënten met gedocumenteerde diagnose aHUS en aanwijzingen voor TMA in de studie opgenomen, van wie er 20 werden opgenomen in de volledige analyseset. Volgens de deelnamecriteria waren patiënten met TMA veroorzaakt door een desintegrine en metalloproteïnase met een trombospondine type 1-motief, lid 13 (ADAMTS13)-deficiëntie, hemolytisch-uremisch syndroom veroorzaakt door shigatoxine-producerende Escherichia coli (STEC-HUS) en een genetisch defect in het cobalamine C-metabolisme uitgesloten van deelname. Vier patiënten kregen 1 dosis of 2 doses, maar zij stopten daarna met de behandeling en werden uitgesloten van de volledige analyseset omdat geschiktheid op basis van aHUS niet was bevestigd. Het gemiddelde gewicht bij baseline voor alle patiënten was 21,2 kg; de meeste patiënten bevonden zich bij baseline in de gewichtscategorie van ≥ 10 tot < 20 kg. Bij het grootste deel van de patiënten (70,0%) waren bij baseline vóór de behandeling extrarenale tekenen (cardiovasculair, pulmonaal, centraal zenuwstelsel, gastro-intestinaal, huid, skeletspieren) of symptomen van aHUS aanwezig. Bij baseline had 35,0% (n = 7) van de patiënten CKD-stadium 5.
In totaal werden 10 patiënten die waren overgezet van eculizumab op ravulizumab met gedocumenteerde diagnose aHUS en aanwijzingen voor TMA in de studie opgenomen. De patiënten moesten een klinische respons vertonen op eculizumab voordat ze in de studie werden opgenomen (d.w.z. LDH < 1,5 × ULN en trombocytenaantal ≥ 150.000/μl, en eGFR > 30 ml/min/1,73 m2). Er is daarom geen informatie over het gebruik van ravulizumab bij patiënten die refractair zijn voor eculizumab.
In tabel 19 zijn de kenmerken bij baseline weergegeven van de pediatrische patiënten die zijn opgenomen in studie ALXN1210-aHUS-312.
Tabel 19: Demografische kenmerken en kenmerken bij baseline in
studie ALXN1210-aHUS-312
| Parameter | Statistische bepalingen | Ravulizumab (Naïef, N = 20) | Ravulizumab (Overgeschakeld, N = 10) |
Leeftijdscategorie bij eerste infusie (jaar) Geboorte tot < 2 jaar 2 tot < 6 jaar 6 tot < 12 jaar 12 tot < 18 jaar | n (%) | 4 (20,0) 9 (45,0) 5 (25,0) 2 (10,0) | 1 (10,0) 1 (10,0) 1 (10,0) 7 (70,0) |
Geslacht Man | n (%) | 8 (40,0) | 9 (90,0) |
Rasa Amerikaans-Indiaans of inheems Alaska Aziatisch Zwart of Afrikaans-Amerikaans Wit Onbekend | n (%) | 1 (5,0) 5 (25,0) 3 (15,0) 11 (55,0) 1 (5,0) | 0 (0,0) 4 (40,0) 1 (10,0) 5 (50,0) 0 (0,0) |
| Voorgeschiedenis van transplantatie | n (%) | 1 (5,6) | 1 (10,0) |
| Trombocyten (109/l) in bloed | Mediaan (min.; max.) | 51,25 (14; 125) | 281,75 (207; 415,5) |
| Hemoglobine (g/l) | Mediaan (min.; max.) | 74,25 (32; 106) | 132,0 (114,5; 148) |
| LDH (E/l) | Mediaan (min.; max.) | 1.963,0 (772; 4.985) | 206,5 (138,5; 356) |
| eGFR (ml/min/1,73 m2) | Mediaan (min.; max.) | 22,0 (10; 84) | 99,75 (54; 136,5) |
| Dialyse nodig bij baseline | n (%) | 7 (35,0) | 0 (0,0) |
NB: Percentages zijn op basis van het totale aantal patiënten.
a Per patiënt kunnen meerdere rassen geselecteerd zijn.
Afkortingen: eGFR = geschatte glomerulaire filtratiesnelheid; LDH = lactaatdehydrogenase; max. = maximum; min. = minimum.
Het primaire eindpunt was een complete TMA-respons gedurende de aanvankelijke beoordelingsperiode van 26 weken, vastgesteld op basis van normalisatie van hematologische parameters (trombocyten ≥ 150 × 109/l en LDH ≤ 246 E/l) en ≥ 25% verbetering van het serumcreatinine ten opzichte van baseline bij eculizumab-naïeve patiënten. De patiënten moesten voldoen aan alle criteria voor een complete TMA-respons tijdens 2 afzonderlijke beoordelingen met ten minste 4 weken (28 dagen) tussen de beoordelingen, en bij alle eventuele metingen in de tussentijd.
Een complete TMA-respons werd waargenomen bij 15 van de 20 naïeve patiënten (75,0%) gedurende de aanvankelijke beoordelingsperiode van 26 weken, zoals weergegeven in tabel 20.
Tabel 20: Analyse van complete TMA-respons en componenten van een complete
TMA-respons gedurende de aanvankelijke beoordelingsperiode van 26 weken (ALXN1210-aHUS-312)
| Totaal | Responders | ||
| n | Percentage (95%-BI)a | ||
| Complete TMA-respons | 20 | 15 | 0,750 (0,509; 0,913) |
Componenten van complete TMA-respons Normalisatie trombocytenaantal Normalisatie LDH ≥ 25% verbetering van serumcreatinine ten opzichte van baseline | 20 20 20 | 19 18 16 | 0,950 (0,751; 0,999) 0,900 (0,683; 0,988) 0,800 (0,563; 0,943) |
| Hematologische normalisatie | 20 | 18 | 0,900 (0,683; 0,988) |
a Waarden voor het 95%-BI voor het percentage zijn gebaseerd op de asymptotische benaderingsmethode van Gauss met continuïteitscorrectie.
Afkortingen: BI = betrouwbaarheidsinterval; LDH = lactaatdehydrogenase; TMA = trombotische microangiopathie.
De mediane tijd tot het bereiken van een complete TMA-respons gedurende de aanvankelijke beoordelingsperiode bedroeg 30 dagen (15 tot 99 dagen). Alle patiënten met een complete TMA-respons behielden deze gedurende de gehele aanvankelijke beoordelingsperiode, waarbij continue verbeteringen in de nierfunctie werden gezien. Snel na het begin van de behandeling met ravulizumab werd een toename van het gemiddelde trombocytenaantal waargenomen; dit nam toe van 71,70 × 10⁹/l bij baseline naar 302,41 × 10⁹/l op dag 8 en bleef hoger dan 304 × 109/l bij alle volgende bezoeken na dag 22 tijdens de aanvankelijke beoordelingsperiode (26 weken).
Tijdens de verlengingsperiode werd een complete TMA-respons waargenomen bij nog eens drie patiënten op dag 295 voor 2 patiënten en dag 351 voor 1 patiënt, zodat tot het einde van de studie een complete TMA-respons werd bereikt bij 18 van de 20 pediatrische patiënten (90%; 95%-BI: 68,3%; 98,8%). De respons voor de afzonderlijke componenten kwam daarmee op 19 van de 20 patiënten voor normalisatie van het trombocytenaantal (95,0%; 95%-BI: 75,1%; 99,9%), 19 van de 20 patiënten voor normalisatie van de LDH-spiegel (95,0%; 95%-BI: 75,1%; 99,9%) en bij 18 van de 20 patiënten voor verbetering van de nierfunctie (90,0%; 95%-BI: 68,3%; 98,8%).
Alle 7 patiënten die bij aanvang van hun deelname aan de studie dialysebehandeling nodig hadden, konden stoppen met de dialyse; 6 van hen hadden dit al gedaan op dag 36. Er waren geen patiënten die tijdens de studie met dialyse begonnen of opnieuw begonnen. Van de 16 patiënten van wie gegevens bij baseline en in week 52 (dag 351) beschikbaar waren, hadden 16 patiënten een verbetering van het stadium van chronische nierziekte (CKD-stadium) ten opzichte van baseline. Patiënten van wie gegevens beschikbaar waren tot het einde van de studie, bleven een verbetering vertonen of hun CKD-stadium veranderde niet. Een verbetering van de nierfunctie, gemeten aan de hand van de eGFR, bleef stabiel tot het einde van de studie. In tabel 21 wordt een overzicht gegeven van de secundaire werkzaamheidsresultaten voor studie ALXN1210-aHUS-312.
Tabel 21: Secundaire werkzaamheidsuitkomsten voor de 26 wekende durende aanvankelijke beoordelingsperiode voor studie ALXN1210-aHUS-312
| Parameters | Studie ALXN1210-aHUS-312 (N = 20) | |
Hematologische parameters TMA, dag 183 Trombocyten (109/l) in bloed Gemiddelde (SD) Mediaan LDH (E/l) in serum Gemiddelde (SD) Mediaan | Waargenomen waarde (n = 17) 304,94 (75,711) 318,00 262,41 (59,995) 247,00 | Verandering ten opzichte van baseline (n = 17) 245,59 (91,827) 247,00 -2.044,13 (1.328,059) -1.851,50 |
Toename van het hemoglobinegehalte ≥ 20 g/l ten opzichte van baseline met bevestigend resultaat gedurende de gehele aanvankelijke beoordelingsperiode n/m Percentage (95%-BI)* | 17/20 0,850 (0,621; 0,968) | |
Verandering CKD-stadium ten opzichte van baseline, dag 183 Verbeterda n/m Percentage (95%-BI)* Verslechterdb n/m Percentage (95%-BI)* | 15/17 0,882 (0,636; 0,985) 0/11 0,000 (0,000; 0,285) | |
eGFR (ml/min/1,73 m2), dag 183 Gemiddelde (SD) Mediaan | Waargenomen waarde (n = 17) 108,5 (56,87) 108,0 | Verandering ten opzichte van baseline (n = 17) 85,4 (54,33) 80,0 |
NB: n: aantal patiënten met beschikbare gegevens voor betreffende beoordeling tijdens bezoek op dag 183. m: aantal patiënten die aan betreffend criterium voldoen. De classificatie van het stadium van chronische nierziekte (chronic kidney disease, CKD) is op basis van het CKD-stadium volgens de National Kidney Foundation. Stadium 1 geldt als de beste categorie en stadium 5 als de slechtste categorie. De waarde bij baseline is verkregen op basis van de laatste beschikbare eGFR vóór het begin van de behandeling. Verbeterd/verslechterd: ten opzichte van het CKD-stadium bij baseline.
*Waarden voor het 95%-betrouwbaarheidsinterval (95%-BI) zijn gebaseerd op exacte betrouwbaarheidsgrenzen aan de hand van de Clopper-Pearson-methode.
a Patiënten met stadium 1 bij baseline zijn uitgesloten van de analyse wat betreft verbetering, omdat bij hen geen verbetering mogelijk is; bPatiënten met stadium 5 bij baseline zijn uitgesloten van de analyse wat betreft verslechtering, omdat bij hen geen verslechtering mogelijk is.
Afkortingen: eGFR = geschatte glomerulaire filtratiesnelheid; LDH = lactaatdehydrogenase; TMA = trombotische microangiopathie.
Bij patiënten die eerder eculizumab kregen, bleef na overzetten op ravulizumab de ziektebeheersing in stand, wat bleek uit stabiele hematologische en renale parameters, zonder merkbare impact op de veiligheid.
De werkzaamheid van ravulizumab voor de behandeling van aHUS lijkt vergelijkbaar bij pediatrische en volwassen patiënten. De eindanalyse van de werkzaamheid voor de studie bij alle pediatrische patiënten die gedurende een mediane behandelingsduur van 130,60 weken werden behandeld met ravulizumab, bevestigde dat responsen op de behandeling met ravulizumab die tijdens de primaire evaluatieperiode zijn waargenomen, behouden bleven gedurende de gehele studie.
Gegeneraliseerde myasthenia gravis (gMG)
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Ultomiris in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van myasthenia gravis. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
Neuromyelitis optica-spectrumstoornis (NMOSD)
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Ultomiris in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van NMOSD. Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
5.2 Farmacokinetische eigenschappen
Absorptie
Omdat de toedieningsweg van ravulizumab een intraveneuze infusie en de farmaceutische vorm een oplossing is, wordt 100% van de toegediende dosis ravulizumab biologisch beschikbaar geacht. De tijd tot het bereiken van de maximale waargenomen concentratie (tmax) is naar verwachting aan het eind van de infusie (EOI) of kort na het eind van de infusie. De therapeutische 'steady state' geneesmiddelconcentraties worden na de eerste dosis bereikt.
Distributie
Het gemiddelde (standaardafwijking [SD]) centrale volume en distributievolume bij ‘steady state’ voor volwassen en pediatrische patiënten met PNH of aHUS en volwassen patiënten met gMG of NMOSD worden weergegeven in tabel 22.
Biotransformatie en eliminatie
Als monoklonaal immunoglobuline gamma (IgG)-antilichaam wordt ravulizumab naar verwachting op dezelfde manier gemetaboliseerd als een endogeen IgG (degradatie tot kleine peptiden en aminozuren via katabole routes) en is het onderhevig aan vergelijkbare eliminatie. Ravulizumab bevat uitsluitend van nature voorkomende aminozuren en heeft geen bekende actieve metabolieten. De gemiddelde (SD) waarden voor de terminale eliminatiehalfwaardetijd en klaring van ravulizumab bij volwassen en pediatrische patiënten met PNH, volwassen en pediatrische patiënten met aHUS en volwassen patiënten met gMG of NMOSD worden weergegeven in tabel 22.
Tabel 22: Parameters voor geschat centraal volume, distributie, biotransformatie en eliminatie na toediening van ravulizumab
Volwassen en pediatrische patiënten met PNH | Volwassen en pediatrische patiënten met aHUS | Volwassen patiënten met gMG | Volwassen patiënten met NMOSD | |
Geschat centraal volume (liter) Gemiddelde (SD) | Volwassenen: 3,44 (0,66) Kinderen: 2,87 (0,60) | Volwassenen: 3,25 (0,61) Kinderen: 1,14 (0,51) | 3,42 (0,756) | 2,91 (0,571) |
| Distributievolume bij ‘steady state’ (liter) Gemiddelde (SD) | 5,30 (0,9) | 5,22 (1,85) | 5,74 (1,16) | 4,77 (0,819) |
Terminale eliminatiehalfwaardetijd (dagen) Gemiddelde (SD) | 49,6 (9,1) | 51,8 (16,2) | 56,6 (8,36) | 64,3 (11,0) |
| Klaring (liter/dag) Gemiddelde (SD) | 0,08 (0,022) | 0,08 (0,04) | 0,08 (0,02) | 0,05 (0,016) |
Afkortingen: aHUS = atypisch hemolytisch-uremisch syndroom; gMG = gegeneraliseerde myasthenia gravis; NMOSD = neuromyelitis optica-spectrumstoornis; PNH = paroxismale nachtelijke hemoglobinurie; SD = standaardafwijking.
Lineariteit/non-lineariteit
Bij het onderzochte bereik voor de dosis en het toedieningsschema vertoonde ravulizumab een dosisproportionele farmacokinetiek (PK) die lineair was met de tijd.
Speciale populaties
Gewicht
Lichaamsgewicht is een covariabele van aanzienlijk belang bij patiënten met PNH, aHUS, gMG of NMOSD, die ertoe leidt dat de blootstelling lager is bij zwaardere patiënten. Een gewichtsafhankelijke dosering is voorgesteld in rubriek 4.2, tabel 1, tabel 3 en tabel 4.
Er is geen formeel onderzoek uitgevoerd naar de effecten van geslacht, ras, leeftijd (ouderen), lever- of nierfunctiestoornissen op de farmacokinetiek van ravulizumab. Gebaseerd op een farmacokinetische populatiebeoordeling is er echter geen invloed van geslacht, leeftijd, ras en lever- of nierfunctiestoornissen op de farmacokinetiek van ravulizumab gevonden in de onderzochte gezonde vrijwilligers, proefpersonen en patiënten met PNH, aHUS, gMG of NMOSD en daarom worden geen doseringsaanpassingen nodig geacht.
De farmacokinetiek van ravulizumab is onderzocht bij patiënten met aHUS met uiteenlopende nierfunctiestoornissen, onder wie patiënten die dialyse kregen. Er zijn geen verschillen waargenomen in de farmacokinetische parameters die zijn opgemerkt bij deze subpopulaties van patiënten, onder wie patiënten met proteïnurie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Dieronderzoeken naar de reproductietoxiciteit zijn niet uitgevoerd met ravulizumab, maar zijn bij muizen uitgevoerd met een complement-remmend murien surrogaatantilichaam, BB5.1. Er zijn geen duidelijke behandelingsgerelateerde effecten of bijwerkingen waargenomen in de studies naar de reproductietoxiciteit bij muizen met het muriene surrogaatmolecuul. Bij blootstelling van de moeder aan het antilichaam tijdens de organogenese, werden twee gevallen van retinadysplasie en één geval van navelbreuk waargenomen onder 230 nakomelingen die waren geboren uit moeders die waren blootgesteld aan de hogere dosis antilichaam (ongeveer 4 keer de maximaal aanbevolen dosis ravulizumab bij mensen); de blootstelling leidde echter niet tot een stijging in foetusverlies of verhoogde neonatale mortaliteit.
Er zijn geen dierstudies uitgevoerd ter beoordeling van het genotoxisch en carcinogeen potentieel van ravulizumab.
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van niet-klinische studies met behulp van een murien surrogaatmolecuul, BB5.1, bij muizen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumfosfaat dibasisch heptahydraat (E 339)
Natriumfosfaat monobasisch monohydraat (E 339)
Polysorbaat 80 (E 433)
Arginine
Sucrose
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
Bij verdunning mag uitsluitend natriumchloride 9 mg/ml (0,9%) oplossing voor injectie worden gebruikt als verdunningsmiddel.
6.3 Houdbaarheid
18 maanden.
Na verdunning dient het geneesmiddel onmiddellijk te worden gebruikt. Het is echter aangetoond dat het verdunde product chemisch en fysisch stabiel is tot 24 uur bij 2 °C - 8 °C en tot 4 uur bij kamertemperatuur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C)
Niet in de vriezer bewaren.
De injectieflacon in de omdoos bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Verpakkingsgrootte van één injectieflacon.
Ultomiris 300 mg/3 ml concentraat voor oplossing voor infusie
3 ml steriel concentraat in een injectieflacon (type I-glas) met een stop en een verzegeling.
Ultomiris 1.100 mg/11 ml concentraat voor oplossing voor infusie
11 ml steriel concentraat in een injectieflacon (type I-glas) met een stop en een verzegeling.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Iedere injectieflacon is uitsluitend bestemd voor eenmalig gebruik.
Dit geneesmiddel moet worden verdund tot een eindconcentratie van 50 mg/ml.
Aseptisch werken is vereist.
Ga voor het bereiden van Ultomiris concentraat voor oplossing voor infusie als volgt te werk:
- 1. Het aantal te verdunnen injectieflacons wordt bepaald op basis van het gewicht van de betreffende patiënt en de voorgeschreven dosis; zie rubriek 4.2.
- 2. Vóór verdunning dient de oplossing in de injectieflacons visueel te worden geïnspecteerd; er mogen geen deeltjes of neerslag in de oplossing aanwezig zijn. Gebruik een injectieflacon niet bij zichtbare deeltjes of neerslag.
- 3. Het berekende volume van het geneesmiddel wordt uit het overeenkomstige aantal injectieflacons opgezogen en verdund in een infuuszak; gebruik als verdunningsmiddel natriumchloride 9 mg/ml (0,9%) oplossing voor injectie. Zie de onderstaande referentietabellen voor toediening. Meng het product voorzichtig. Niet schudden.
- 4. Na verdunning bedraagt de eindconcentratie van de te infunderen oplossing 50 mg/ml.
- 5. De bereide oplossing dient onmiddellijk na bereiding te worden toegediend, tenzij deze wordt bewaard bij 2 °C - 8 °C. Indien de oplossing wordt bewaard bij 2 °C - 8 °C dient men de verdunde oplossing vóór toediening op kamertemperatuur te laten komen. Niet toedienen als intraveneuze push- of bolusinjectie. Zie tabel 5 en tabel 6 voor de minimale duur van de infusie. De infusie moet worden toegediend door een filter van 0,2 µm heen. Spoel de hele lijn na toediening van Ultomiris met een 0,9% natriumchloride-injectie, USP.
- 6. Indien het geneesmiddel niet onmiddellijk na verdunning wordt gebruikt, mogen de bewaartijden niet langer zijn dan 24 uur bij 2 °C - 8 °C of 4 uur bij kamertemperatuur, rekening houdend met de verwachte infusietijd.
Tabel 23: Referentietabel voor toediening van de oplaaddosis voor Ultomiris
Bereik lichaamsgewicht (kg)a | Oplaaddosis (mg) | Volume Ultomiris (ml) | Volume NaCl ter verdunningb (ml) | Totaal volume (ml) |
| ≥ 10 tot < 20c | 600 | 6 | 6 | 12 |
| ≥ 20 tot < 30 c | 900 | 9 | 9 | 18 |
| ≥ 30 tot < 40 c | 1.200 | 12 | 12 | 24 |
| ≥ 40 tot < 60 | 2.400 | 24 | 24 | 48 |
| ≥ 60 tot < 100 | 2.700 | 27 | 27 | 54 |
| ≥ 100 | 3.000 | 30 | 30 | 60 |
a Lichaamsgewicht ten tijde van de behandeling.
b Ultomiris mag uitsluitend worden verdund met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie. c Uitsluitend voor de indicaties PNH en aHUS.
Tabel 24: Referentietabel voor toediening van de onderhoudsdosis voor Ultomiris
Bereik lichaamsgewicht (kg)a | Onderhoudsdosis (mg) | Volume Ultomiris (ml) | Volume NaCl ter verdunningb (ml) | Totaal volume (ml) |
| ≥ 10 tot < 20 c | 600 | 6 | 6 | 12 |
| ≥ 20 tot < 30 c | 2.100 | 21 | 21 | 42 |
| ≥ 30 tot < 40 c | 2.700 | 27 | 27 | 54 |
| ≥ 40 tot < 60 | 3.000 | 30 | 30 | 60 |
| ≥ 60 tot < 100 | 3.300 | 33 | 33 | 66 |
| ≥ 100 | 3.600 | 36 | 36 | 72 |
a Lichaamsgewicht ten tijde van de behandeling.
b Ultomiris mag uitsluitend worden verdund met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie. c Uitsluitend voor de indicaties PNH en aHUS.
Tabel 25: Referentietabel voor toediening van een aanvullende dosis voor Ultomiris
| Bereik lichaams-gewicht (kg)a | Aanvullende dosis (mg) | Volume Ultomiris (ml) | Volume NaCl ter verdunningb (ml) | Totaal volume (ml) |
| ≥ 40 tot < 60 | 600 | 6 | 6 | 12 |
| 1.200 | 12 | 12 | 24 | |
| 1.500 | 15 | 15 | 30 | |
| ≥ 60 tot < 100 | 600 | 6 | 6 | 12 |
| 1.500 | 15 | 15 | 30 | |
| 1.800 | 18 | 18 | 36 | |
| ≥ 100 | 600 | 6 | 6 | 12 |
| 1.500 | 15 | 15 | 30 | |
| 1.800 | 18 | 18 | 36 |
a Lichaamsgewicht ten tijde van de behandeling.
b Ultomiris mag uitsluitend worden verdund met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Alexion Europe SAS
103-105 rue Anatole France
92300 Levallois-Perret
FRANKRIJK
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/19/1371/002
EU/1/19/1371/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 02 juli 2019
Datum laatste verlenging van de vergunning: 19 april 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu/.