


SmPC (samenvatting van de productkenmerken) - Trifluridine/Tipiracil Eugia 15
1. NAAM VAN HET GENEESMIDDEL
Trifluridine/Tipiracil Eugia 15/6,14 mg, filmomhulde tabletten
Trifluridine/Tipiracil Eugia 20/8,19 mg, filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Trifluridine/Tipiracil Eugia 15/6,14 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 15 mg trifluridine en 6,14 mg tipiracil (in de vorm van hydrochloride).
Hulpstof met bekend effect:
Elke filmomhulde tablet bevat 88,94 mg lactosemonohydraat.
Trifluridine/Tipiracil Eugia 20/8,19 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat 20 mg trifluridine en 8,19 mg tipiracil (in de vorm van hydrochloride).
Hulpstof met bekend effect:
Elke filmomhulde tablet bevat 118,58 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Trifluridine/Tipiracil Eugia 15/6,14 mg, filmomhulde tabletten
Witte, dubbelbolle, ronde, filmomhulde tabletten met de opdruk "TT" aan de ene kant en “15” aan de andere kant.
Trifluridine/Tipiracil Eugia 20/8,19 mg, filmomhulde tabletten
Lichtrode, dubbelbolle, ronde, filmomhulde tabletten met de opdruk "TT" aan de ene kant en "20" aan de andere kant.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Colorectaal carcinoom
Trifluridine/Tipiracil Eugia is geïndiceerd als monotherapie voor de behandeling van volwassen patiënten met gemetastaseerd colorectaal carcinoom die eerder zijn behandeld met of niet in aanmerking komen voor bestaande therapieën, waaronder chemotherapie op basis van fluorpyrimidine, oxaliplatine en irinotecan, behandeling met anti-VEGF-middelen en behandeling met anti-EGFR-middelen.
Maagcarcinoom
Trifluridine/Tipiracil Eugia is geïndiceerd als monotherapie voor de behandeling van volwassen patiënten met gemetastaseerd maagcarcinoom, met inbegrip van adenocarcinoom van de gastro-oesofageale junctie, die eerder zijn behandeld met ten minste twee eerdere systemische behandelingsschema’s voor gevorderde ziekte (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Trifluridine/Tipiracil Eugia moet worden voorgeschreven door artsen die ervaring hebben met de toepassing van antikankerbehandelingen.
Dosering
De aanbevolen startdosis van Trifluridine/Tipiracil Eugia bij volwassenen, als monotherapie, is 35 mg/m²/dosis, oraal en tweemaal daags in te nemen op Dag 1 tot en met 5 en Dag 8 tot met 12 van elke 28-daagse cyclus tot ziekteprogressie of totdat onacceptabele toxiciteit optreedt (zie rubriek 4.4).
De dosis wordt berekend aan de hand van het lichaamsoppervlak (zie tabel 1). De dosis mag niet hoger zijn dan 80 mg/dosis.
De patiënt mag een vergeten of overgeslagen dosis niet inhalen.
Tabel 1 – Berekening van startdosis aan de hand van lichaamsoppervlak
| Startdosis | Lichaamsoppervlak (m²) | Dosis in mg (tweemaal daags) | Tabletten per dosis (tweemaal daags) | Totale dagelijkse dosis (mg) | |||||
|---|---|---|---|---|---|---|---|---|---|
| 15 mg / 6,14 mg | 20 mg / 8,19 mg | ||||||||
| 35 mg/m² | < 1,07 | 35 | 1 | 1 | 70 | ||||
| 1,07 - 1,22 | 40 | 0 | 2 | 80 | |||||
| 1,23 - 1,37 | 45 | 3 | 0 | 90 | |||||
| 1,38 - 1,52 | 50 | 2 | 1 | 100 | |||||
| 1,53 - 1,68 | 55 | 1 | 2 | 110 | |||||
| 1,69 - 1,83 | 60 | 0 | 3 | 120 | |||||
| 1,84 - 1,98 | 65 | 3 | 1 | 130 | |||||
| 1,99 - 2,14 | 70 | 2 | 2 | 140 | |||||
| 2,15 - 2,29 | 75 | 1 | 3 | 150 | |||||
| ≥ 2,30 | 80 | 0 | 4 | 160 | |||||
Aanbevolen dosisaanpassingen
Ten behoeve van de individuele veiligheid en verdraagbaarheid kan het nodig zijn de dosering aan te passen.
Maximaal 3 dosisverlagingen zijn toegestaan tot een minimumdosis van 20 mg/m² tweemaal daags. Na verlaging van de dosis mag deze niet meer worden verhoogd.
In geval van hematologische en/of niet-hematologische toxiciteit moet de patiënt de behandeling aan de hand van de in tabel 2, 3 en 4 genoemde criteria onderbreken en later hervatten met een verlaagde dosis.
Tabel 2 – Criteria voor onderbreking en hervatting van de behandeling bij hematologische toxiciteit samenhangend met myelosuppressie
| Parameter | Onderbrekingscriteria | Hervattingscriteriaa |
|---|---|---|
| Neutrofielen | <0,5 × 10⁹ /l | ≥1,5 × 10⁹ /l |
| Bloedplaatjes | <50 × 109 /l | ≥75 × 109 /l |
a Hervattingscriteria toe te passen aan het begin van de volgende cyclus voor alle patiënten ongeacht of is voldaan aan de onderbrekingscriteria.
Tabel 3 – Aanbevolen dosisaanpassingen voor Trifluridine/Tipiracil Eugia in geval van hematologische en niet-hematologische bijwerkingen
| Bijwerking | Aanbevolen dosisaanpassing |
|---|---|
|
|
* Algemeen gebruikte terminologiecriteria voor bijwerkingen
Tabel 4 – Dosisverlagingen aan de hand van lichaamsoppervlak
| Verlaagde dosis | Lichaamsoppervlak (m²) | Dosis in mg (tweemaal daags) | Tabletten per dosis (tweemaal daags) | Totale dagelijkse dosis (mg) | |||||
|---|---|---|---|---|---|---|---|---|---|
| 15 mg / 6,14 mg | 20 mg / 8,19 mg | ||||||||
| Dosisverlaging niveau 1: Van 35 mg/m² tot 30 mg/m² | |||||||||
| 30 mg/m² | <1,09 | 30 | 2 | 0 | 60 | ||||
| 1,09 - 1,24 | 35 | 1 | 1 | 70 | |||||
| 1,25 - 1,39 | 40 | 0 | 2 | 80 | |||||
| 1,40 - 1,54 | 45 | 3 | 0 | 90 | |||||
| 1,55 - 1,69 | 50 | 2 | 1 | 100 | |||||
| 1,70 - 1,94 | 55 | 1 | 2 | 110 | |||||
| 1,95 - 2,09 | 60 | 0 | 3 | 120 | |||||
| 2,10 - 2,28 | 65 | 3 | 1 | 130 | |||||
| ≥2,29 | 70 | 2 | 2 | 140 | |||||
| Dosisverlaging niveau 2: Van 30 mg/m² tot 25 mg/m² | |||||||||
| 25 mg/m² | <1,10 | 25a | 2a | 1a | 50a | ||||
| 1,10 - 1,29 | 30 | 2 | 0 | 60 | |||||
| 1,30 - 1,49 | 35 | 1 | 1 | 70 | |||||
| 1,50 - 1,69 | 40 | 0 | 2 | 80 | |||||
| 1,70 - 1,89 | 45 | 3 | 0 | 90 | |||||
| 1,90 - 2,09 | 50 | 2 | 1 | 100 | |||||
| 2,10 - 2,29 | 55 | 1 | 2 | 110 | |||||
| ≥2,30 | 60 | 0 | 3 | 120 | |||||
| Verlaagde dosis | Lichaamsoppervlak (m²) | Dosis in mg (tweemaal daags) | Tabletten per dosis (tweemaal daags) | Totale dagelijkse dosis (mg) | ||||||
|---|---|---|---|---|---|---|---|---|---|---|
| 15 mg / 6,14 mg | 20 mg / 8,19 mg | |||||||||
| Dosisverlaging niveau 3: Van 25 mg/m² tot 20 mg/m² | ||||||||||
| 20 mg/m² | <1,14 | 20 | 0 | 1 | 40 | |||||
| 1.14 - 1.34 | 25a | 2a | 1a | 50a | ||||||
| 1,35 - 1,59 | 30 | 2 | 0 | 60 | ||||||
| 1,60 - 1,94 | 35 | 1 | 1 | 70 | ||||||
| 1,95 - 2,09 | 40 | 0 | 2 | 80 | ||||||
| 2,10 - 2,34 | 45 | 3 | 0 | 90 | ||||||
| ≥2,35 | 50 | 2 | 1 | 100 | ||||||
a Bij een totale dagelijkse dosis van 50 mg dient de patiënt 's ochtends 1 tablet van 20 mg/8,19 mg in te nemen en 's avonds 2 tabletten van 15 mg/6,14 mg.
Speciale populaties
Nierinsufficiëntie
|
Aanpassing van de startdosis wordt niet aanbevolen bij patiënten met lichte of matige nierinsufficiëntie (zie rubriek 4.4 en 5.2).
|
Voor patiënten met ernstige nierinsufficiëntie wordt een startdosis van 20 mg/m² tweemaal daags aanbevolen (zie rubriek 4.4 en 5.2). Eén dosisverlaging tot een minimumdosis van 15 mg/m² tweemaal daags is toegestaan op basis van individuele veiligheid en verdraagbaarheid (zie tabel 5). Na verlaging van de dosis mag deze niet meer worden verhoogd. In geval van hematologische en/of niet-hematologische toxiciteit moet de patiënt de behandeling aan de hand van de in tabel 2, 3 en
5 genoemde criteria onderbreken en later hervatten met een verlaagde dosis.
Tabel 5 – Startdosis en dosisverlaging bij patiënten met ernstige nierinsufficiëntie aan de hand van lichaamsoppervlak
| Verlaagde dosis | Lichaamsoppervlak (m²) | Dosis in mg (2x daags) | Tabletten per dosis (2x daags) | Totale dagelijkse dosis (mg) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 15 mg/6,14 mg | 20 mg/8,19 mg | |||||||||||
| Startdosis | ||||||||||||
| 20 mg/m² | < 1,14 | 20 | 0 | 1 | 40 | |||||||
| 1,14 – 1,34 | 25a | 2a | 1a | 50 a | ||||||||
| 1,35 – 1,59 | 30 | 2 | 0 | 60 | ||||||||
| 1,60 – 1,94 | 35 | 1 | 1 | 70 | ||||||||
| 1,95 – 2,09 | 40 | 0 | 2 | 80 | ||||||||
| 2,10 – 2,34 | 45 | 3 | 0 | 90 | ||||||||
| ≥ 2,35 | 50 | 2 | 1 | 100 | ||||||||
| Dosisverlaging: van 20 mg/m² naar 15 mg/m² | ||||||||||||
| 15 mg/m² | < 1,15 | 15 | 1 | 0 | 30 | |||||||
| 1,15 – 1,49 | 20 | 0 | 1 | 40 | ||||||||
| 1,50 – 1,84 | 25a | 2a | 1a | 50a | ||||||||
| 1,85 – 2,09 | 30 | 2 | 0 | 60 | ||||||||
| 2,10 – 2,34 | 35 | 1 | 1 | 70 | ||||||||
| ≥ 2,35 | 40 | 0 | 2 | 80 | ||||||||
a Bij een totale dagelijkse dosis van 50 mg dienen patiënten ’s ochtends 1 x 20 mg/8,19 mg tablet en ’s avonds 2 x 15 mg/6,14 mg tabletten in te nemen.
|
Toediening wordt niet aanbevolen bij patiënten met een nierziekte in het laatste stadium aangezien er van dit soort patiënten geen gegevens beschikbaar zijn (zie rubriek 4.4).
Leverinsufficiëntie
|
Aanpassing van de startdosis wordt niet aanbevolen bij patiënten met lichte leverinsufficiëntie (zie rubriek 5.2).
|
Toediening van dit geneesmiddel wordt niet aanbevolen bij patiënten met matige of ernstige leverinsufficiëntie bij aanvang (criteriumgroep C en D van het National Cancer Institute [NCI] gedefinieerd als totaal bilirubine > 1,5 x ULN), aangezien een hogere incidentie van hyperbilirubinemie van graad 3 of 4 wordt waargenomen bij patiënten met matige leverinsufficiëntie bij aanvang, hoewel dit op zeer beperkte gegevens is gebaseerd (zie rubriek 4.4 en 5.2).
Oudere patiënten
Aanpassing van de startdosis is niet nodig bij patiënten van 65 jaar of ouder (zie rubriek 4.8, 5.1 en 5.2). De hoeveelheid beschikbare werkzaamheids- en veiligheidsgegevens bij patiënten van ouder dan 75 jaar is beperkt.
Pediatrische patiënten
Er is geen relevante toepassing van Trifluridine/Tipiracil Eugia bij pediatrische patiënten voor de indicaties van gemetastaseerd colorectaal carcinoom en gemetastaseerd maagcarcinoom.
Ras
Aanpassing van de startdosis is niet nodig op basis van het ras van de patiënt (zie rubriek 5.1 en 5.2). Er zijn beperkte gegevens beschikbaar over Trifluridine/Tipiracil bij negroïde/Afro-Amerikaanse patiënten, maar er zijn geen biologische redenen om enig verschil te verwachten tussen deze subgroep en de populatie als geheel.
Wijze van toediening
Trifluridine/Tipiracil Eugia is bestemd voor oraal gebruik. De tabletten moeten worden ingenomen met een glas water binnen 1 uur na beëindiging van het ontbijt en de avondmaaltijd.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stoffen of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Beenmergsuppressie
Trifluridine/Tipiracil veroorzaakte een toename van de incidentie van myelosuppressie met anemie, neutropenie, leukopenie en trombocytopenie.
Vóór aanvang van de behandeling en voorafgaand aan elke behandelingscyclus moet een volledig bloedbeeld worden verkregen, daarnaast indien nodig ter controle van de toxiciteit.
De behandeling mag niet worden gestart indien het totale aantal neutrofielen lager is dan 1,5 × 10⁹ /l, indien het aantal bloedplaatjes minder is dan 75 × 109 /l, en indien de patiënt een nog niet opgeloste, niet-hematologische, klinisch relevante toxiciteit graad 3 of 4 van voorgaande behandelingen vertoont.
Na behandeling met Trifluridine/Tipiracil zijn ernstige infecties gerapporteerd (zie rubriek 4.8). Gezien het feit dat de meerderheid daarvan werd gerapporteerd in samenhang met beenmergsuppressie moet de conditie van de patiënt nauwlettend in de gaten worden gehouden. Indien de klinische situatie dat vereist moeten de juiste middelen worden toegediend, bijvoorbeeld antimicrobiële middelen en granulocyte-colony-stimulating factor (G-CSF). In de studies RECOURSE, TAGS en SUNLIGHT kregen respectievelijk 9,4%, 17,3% en 19,5% van de patiënten in de Trifluridine/Tipiracil -groep G-CSF toegediend, hoofdzakelijk voor therapeutische doeleinden.
Gastro-intestinale toxiciteit
Trifluridine/Tipiracil veroorzaakte een toename van de incidentie van gastro-intestinale toxiciteitverschijnselen, waaronder misselijkheid, braken en diarree.
Patiënten die last hebben van misselijkheid, braken, diarree en andere gastro-intestinale toxische bijwerkingen moeten zorgvuldig in de gaten worden gehouden. Indien de klinische situatie dat vereist, moet een antemeticum of antidiarrhoicum worden voorgeschreven of moeten andere maatregelen worden getroffen, bijvoorbeeld substitutietherapie voor de aanvulling van vocht en elektrolyten.
Dosisaanpassingen (onderbreking en/of verlaging) moeten indien nodig worden uitgevoerd (zie rubriek 4.2).
Nierinsufficiëntie
Het gebruik van Trifluridine/Tipiracil Eugia wordt niet aanbevolen bij patiënten met nierfalen (patiënten met een creatinineklaring [CrCl] van <15 ml/min of dialyseafhankelijke patiënten), aangezien
Trifluridine/Tipiracil niet is onderzocht bij dit soort patiënten (zie rubriek 5.2).
De totale incidentie van ongewenste voorvallen (AE’s) is vergelijkbaar in deelgroepen met normale nierfunctie (CrCl ≥ 90 ml/min), lichte (CrCl = 60 tot 89 ml/min) of matige (CrCl = 30 tot 59 ml/min) nierinsufficiëntie. De incidentie van ernstige, hevige AE’s en AE’s die leidden tot dosisaanpassing neigt echter toe te nemen met gevorderde niveaus van nierinsufficiëntie. Daarnaast werd een hogere blootstelling aan trifluridine en tipiracilhydrochloride waargenomen bij patiënten met matige nierinsufficiëntie dan bij patiënten met normale nierfunctie of lichte nierinsufficiëntie (zie rubriek 5.2).
Patiënten met ernstige nierinsufficiëntie (CrCl = 15 tot 29 ml/min) en een aangepaste startdosis van 20 mg/m² tweemaal daags hadden een veiligheidsprofiel dat overeenkwam met het veiligheidsprofiel van Trifluridine/Tipiracil bij patiënten met normale nierfunctie of lichte nierinsufficiëntie. Hun blootstelling aan trifluridine was vergelijkbaar met die van patiënten met normale nierfunctie en hun blootstelling aan tipiracilhydrochloride was verhoogd in vergelijking met patiënten met normale nierfunctie, lichte en matige nierinsufficiëntie (zie rubriek 4.2 en 5.2).
Patiënten met nierinsufficiëntie moeten nauwlettend worden gecontroleerd wanneer ze met Trifluridine/Tipiracil worden behandeld; patiënten met matige of ernstige nierinsufficiëntie moeten vaker worden gecontroleerd op hematologische toxiciteitverschijnselen.
Leverinsufficiëntie
Het gebruik van Trifluridine/Tipiracil wordt niet aanbevolen bij patiënten met matige of ernstige leverinsufficiëntie bij aanvang (criteriumgroep C en D van het National Cancer Institute [NCI], gedefinieerd als totaal bilirubine > 1,5 x ULN), aangezien een hogere incidentie van hyperbilirubinemie van graad 3 of 4 wordt waargenomen bij patiënten met matige leverinsufficiëntie bij aanvang, hoewel dit op zeer beperkte gegevens is gebaseerd (zie rubriek 5.2).
Proteïnurie
Aanbevolen wordt voorafgaand aan en regelmatig tijdens de behandeling te controleren op proteïnurie door middel van urineanalyse met een teststrip (zie rubriek 4.8).
Lactose-intolerantie
Trifluridine/Tipiracil Eugia bevat lactose. Patiënten met zeldzame erfelijke afwijkingen, zoals galactose-intolerantie, totale lactasedeficiëntie en glucose-galactosemalabsorptie, mogen dit geneesmiddel niet innemen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Uit in-vitro-studies bleek dat trifluridine, tipiracil (hydrochloride) en 5-[trifluormethyl]-uracil (FTY) de activiteit van isovormen van het humane cytochroom P450 (CYP) niet remden. De in-vitro-evaluatie toonde aan dat trifluridine, tipiracil (hydrochloride) en FTY geen inducerend effect hadden op isovormen van het humane CYP (zie rubriek 5.2).
Uit in-vitro-studies bleek dat trifluridine een substraat is voor de nucleosidetransporteiwitten CNT1, ENT1 en ENT2. Daarom is voorzichtigheid geboden bij het gebruik van geneesmiddelen die een wisselwerking hebben met deze transporteiwitten. Tipiracil (hydrochloride) is een substraat voor OCT2 en MATE1, waardoor de concentratie kan toenemen wanneer Trifluridine/Tipiracil Eugia wordt toegediend in combinatie met middelen die de werking van OCT2 of MATE1 remmen.
Voorzichtigheid is geboden bij het gebruik van geneesmiddelen die substraat zijn voor humaan thymidinekinase, bijv. zidovudine. Indien dergelijke geneesmiddelen tegelijkertijd met Trifluridine/Tipiracil Eugia worden gebruikt, kunnen zij concurreren met trifluridine, de effector voor activatie via thymidinekinase. Daarom is bij het gebruik van antivirale geneesmiddelen die substraat zijn voor het humane thymidinekinase een zorgvuldige controle nodig in verband met een mogelijk verminderde werkzaamheid van het antivirale geneesmiddel. Daarnaast moet worden overwogen over te stappen op een ander antiviraal middel dat geen substraat is voor humaan thymidinekinase, zoals lamivudine, didanosine en abacavir (zie rubriek 5.1).
Het is onbekend of Trifluridine/Tipiracil de effectiviteit van hormonale anticonceptiemiddelen kan verminderen. Daarom dienen vrouwen die een hormonaal anticonceptiemiddel gebruiken ook een barrièremethode te gaan gebruiken om conceptie te voorkomen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen
Uit resultaten van dierstudies blijkt dat trifluridine schade aan de foetus kan toebrengen indien het middel wordt toegediend bij zwangere vrouwen. Vrouwen moeten zwangerschap vermijden vanaf het begin van de behandeling met Trifluridine/Tipiracil Eugia tot 6 maanden na het einde ervan. Daarom moeten vrouwen die zwanger kunnen worden in die periode uiterst effectieve anticonceptiemethoden gebruiken. Het is nog onbekend of Trifluridine/Tipiracil Eugia de effectiviteit van hormonale anticonceptiemiddelen kan verminderen. Vrouwen die een hormonaal anticonceptiemiddel gebruiken, moeten daarom ook een barrièremethode gaan gebruiken.
Mannen met een vrouwelijke partner die zwanger kan worden dienen tijdens de behandeling en tot en met 6 maanden na beëindiging ervan een effectief anticonceptiemiddel te gebruiken.
Zwangerschap
Er zijn geen gegevens beschikbaar over het gebruik van Trifluridine/Tipiracil bij zwangere vrouwen. Op basis van het werkingsmechanisme bestaat het vermoeden dat trifluridine aangeboren afwijkingen zou kunnen veroorzaken bij het gebruik tijdens zwangerschap. Bij studies met dieren werd voortplantingstoxiciteit aangetoond (zie rubriek 5.3). Trifluridine/Tipiracil Eugia mag niet worden gebruikt tijdens zwangerschap, tenzij de klinische conditie van de vrouw behandeling met Trifluridine/Tipiracil Eugia vereist.
Borstvoeding
Het is niet bekend of Trifluridine/Tipiracil of de metabolieten ervan bij de mens in moedermelk worden uitgescheiden. Bij studies met dieren werd aangetoond dat trifluridine, tipiracil (hydrochloride) en/of hun metabolieten worden uitgescheiden in de melk (zie rubriek 5.3). Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Het geven van borstvoeding moet tijdens de behandeling met Trifluridine/Tipiracil Eugia worden onderbroken.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over de effecten van Trifluridine/Tipiracil op de vruchtbaarheid bij de mens. Resultaten van dierstudies wezen niet op een effect van Trifluridine/Tipiracil op de mannelijke of vrouwelijke vruchtbaarheid (zie rubriek 5.3). Patiënten die een kind willen krijgen/verwekken, dient geadviseerd te worden vruchtbaarheidsadvies in te winnen en invriezen van eicellen of sperma te overwegen alvorens de behandeling met Trifluridine/Tipiracil Eugia te starten.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Trifluridine/Tipiracil Eugia heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vermoeidheid, duizeligheid of het zich onwel voelen kan tijdens de behandeling optreden (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De ernstigste bijwerkingen die werd waargenomen bij patiënten die Trifluridine/Tipiracil Eugia innamen zijn beenmergsuppressie en gastro-intestinale toxiciteit (zie rubriek 4.4).
Trifluridine/Tipiracil als monotherapie
Het veiligheidsprofiel van Trifluridine/Tipiracil als monotherapie is gebaseerd op gepoolde gegevens van 1.114 patiënten met gemetastaseerd colorectaal of maagcarcinoom in gecontroleerde klinische fase III-studies.
De vaakst voorkomende bijwerkingen (≥ 30%) zijn neutropenie (53% [34% ≥ graad 3]), misselijkheid (31% [1% ≥ graad 3]), vermoeidheid (31% [4% ≥ graad 3]) en anemie (30% [11% ≥ graad 3]).
De vaakst voorkomende bijwerkingen (≥ 2%) die resulteerden in onderbreking van de behandeling, dosisverlaging en uitstel of onderbreking van de dosisinname waren neutropenie, anemie, vermoeidheid, leukopenie, trombocytopenie, diarree en misselijkheid.
Trifluridine/Tipiracil in combinatie met bevacizumab
Het veiligheidsprofiel van Trifluridine/Tipiracil in combinatie met bevacizumab is gebaseerd op de gegevens van 246 patiënten met gemetastaseerd colorectaal carcinoom in de gecontroleerde klinische fase III-studie SUNLIGHT.
De vaakst voorkomende bijwerkingen (≥ 30%) zijn neutropenie (69% [48% ≥ graad 3]), vermoeidheid
(35% [3% ≥ graad 3]) en misselijkheid (33% [1% ≥ graad 3]).
De vaakst voorkomende bijwerkingen (≥ 2%) die resulteerden in onderbreking van de behandeling, dosisverlaging en uitstel of onderbreking van de dosisinname van Trifluridine/Tipiracil gebruikt in combinatie met bevacizumab waren neutropenie, vermoeidheid, trombocytopenie, misselijkheid en anemie.
Wanneer Trifluridine/Tipiracil in combinatie met bevacizumab werd gebruikt, was de frequentie van de volgende bijwerkingen verhoogd ten opzichte van Trifluridine/Tipiracil als monotherapie: neutropenie (69% vs. 53%), ernstige neutropenie (48% vs. 34%), trombocytopenie (24% vs. 16%), stomatitis (11% vs. 6%).
Lijst van bijwerkingen (in tabelvorm)
Tabel 6 geeft een overzicht van de bijwerkingen waargenomen bij de 533 behandelde patiënten met gemetastaseerd colorectaal carcinoom in een placebogecontroleerde, klinische fase III-studie (RECOURSE), de 335 behandelde patiënten met gemetastaseerd maagcarcinoom in de placebogecontroleerde, klinische fase III-studie (TAGS), de 246 patiënten die met Trifluridine/Tipiracil als monotherapie werden behandeld en de 246 patiënten die met Trifluridine/Tipiracil in combinatie met bevacizumab werden behandeld voor gemetastaseerd colorectaal carcinoom in de gecontroleerde klinische fase III-studie SUNLIGHT. Deze bijwerkingen zijn geclassificeerd volgens de systeem/orgaanklasse (SOC: system organ class) en voor de beschrijving van de soort bijwerkingen, synoniemen ervan en gerelateerde aandoeningen zijn de van toepassing zijnde termen uit de Medical Dictionary for Regulatory Activities (MedDRA) gebruikt.
De bijwerkingen waarvan bekend is dat ze met Trifluridine/Tipiracil alleen of met bevacizumab optreden, kunnen tijdens behandeling met deze geneesmiddelen in combinatie optreden, ook al werden deze reacties niet gerapporteerd in klinische studies met combinatietherapie.
De bijwerkingen zijn naar frequentie gegroepeerd. De frequentiegroepen zijn als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100) en zelden (≥ 1/10.000,
< 1/1.000).
Binnen elke frequentiegroep zijn de bijwerkingen gerangschikt op volgorde van afnemende ernst.
Tabel 6 - Bijwerkingen gerapporteerd in klinische studies door patiënten die behandeld werden met Trifluridine/Tipiracil
| Bijwerkingen | Frequentie | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
Systeem/orgaanklasse (MedDRA)a | Monotherapie | Combinatie met bevacizumab | ||||||||
| Infecties en parasitaire aandoeningen | Onderste luchtweginfectie | Vaak | - | |||||||
| Neutropenische sepsis | Soms | - | ||||||||
| Galweginfectie | Soms | - | ||||||||
| Infectie | Soms | Vaak | ||||||||
| Urineweginfectie | Soms | Soms | ||||||||
| Bacteriële infectie | Soms | - | ||||||||
| Candida-infectie | Soms | - | ||||||||
| Conjunctivitis | Soms | - | ||||||||
| Herpes zoster | Soms | - | ||||||||
| Influenza | Soms | - | ||||||||
| Bovenste luchtweginfectie | Soms | - | ||||||||
| Enteritis infectiosa | Zelden | - | ||||||||
| Septische shockb | Zelden | - | ||||||||
| Gingivitis | Zelden | Soms | ||||||||
| Tinea pedis | Zelden | - | ||||||||
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Kankerpijn | Soms | - | |||||||
| Bloed- en lymfestelselaandoeningen | Anemie | Zeer vaak | Zeer vaak | |||||||
| Neutropenie | Zeer vaak | Zeer vaak | ||||||||
| Leukopenie | Zeer vaak | Vaak | ||||||||
| Trombocytopenie | Zeer vaak | Zeer vaak | ||||||||
| Febriele neutropenie | Vaak | Soms | ||||||||
| Lymfopenie | Vaak | Vaak | ||||||||
| Pancytopenie | Soms | Soms | ||||||||
| Erytropenie | Soms | - | ||||||||
| Leukocytose | Soms | - | ||||||||
| Monocytopenie | Soms | - | ||||||||
| Monocytose | Soms | - | ||||||||
| Granulocytopenie | Zelden | - | ||||||||
| Voedings- en stofwisselingsstoornissen | Verminderde eetlust | Zeer vaak | Zeer vaak | |||||||
| Hypoalbuminemie | Vaak | Soms | ||||||||
| Dehydratie | Soms | - | ||||||||
| Hyperglykemie | Soms | Soms | ||||||||
| Hyperkaliëmie | Soms | - | ||||||||
| Hypocalciëmie | Soms | - | ||||||||
| Hypokaliëmie | Soms | - | ||||||||
| Hyponatriëmie | Soms | - | ||||||||
| Hypofosfatemie | Soms | - | ||||||||
| Jicht | Zelden | - | ||||||||
| Hypernatriëmie | Zelden | - | ||||||||
| Psychische stoornissen | Angst | Soms | - | |||||||
| Insomnie | Soms | - | ||||||||
| Zenuwstelselaandoeningen | Dysgeusie | Vaak | Vaak | |||||||
| Duizeligheid | Soms | Vaak | ||||||||
| Hoofdpijn | Soms | Vaak | ||||||||
| Perifere neuropathie | Soms | Soms | ||||||||
| Paresthesie | Soms | Soms | ||||||||
| Lethargie | Soms | - | ||||||||
| Neurotoxiciteit | Soms | - | ||||||||
| Brandend gevoel | Zelden | - | ||||||||
| Dysesthesie | Zelden | - | ||||||||
| Hyperesthesie | Zelden | - | ||||||||
| Hypo-esthesie | Zelden | - | ||||||||
| Syncope | Zelden | - | ||||||||
| Oogaandoeningen | Cataract | Zelden | - | |||||||
| Diplopie | Zelden | - | ||||||||
| Droge ogen | Zelden | - | ||||||||
| Wazig zien | Zelden | - | ||||||||
| Verminderde gezichtsscherpte | Zelden | - | ||||||||
| Evenwichtsorgaan- en ooraandoeningen | Vertigo | Soms | - | |||||||
| Oorklachten | Zelden | - | ||||||||
| Hartaandoeningen | Angina pectoris | Soms | - | |||||||
| Arrhythmia | Soms | - | ||||||||
| Palpitaties | Soms | - | ||||||||
| Bloedvataandoeningen | Hypertensie | Soms | Vaak | |||||||
| Flush | Soms | - | ||||||||
| Hypotensie | Soms | - | ||||||||
| Embolisatie | Zelden | - | ||||||||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Dyspneu | Vaak | Vaak | |||||||
| Longembolieb | Soms | - | ||||||||
| Dysfonie | Soms | Soms | ||||||||
| Hoesten | Soms | - | ||||||||
| Epistaxis | Soms | - | ||||||||
| Rinorroe | Zelden | Soms | ||||||||
| Orofaryngeale pijn | Zelden | - | ||||||||
| Pleurale effusie | Zelden | - | ||||||||
| Maagdarmstelselaandoeningen | Diarree | Zeer vaak | Zeer vaak | |||||||
| Braken | Zeer vaak | Zeer vaak | ||||||||
| Nausea | Zeer vaak | Zeer vaak | ||||||||
| Buikpijn | Vaak | Vaak | ||||||||
| Stomatitis | Vaak | Zeer vaak | ||||||||
| Constipatie | Vaak | Vaak | ||||||||
| Ileus | Soms | - | ||||||||
| Gastro-intestinale hemorragie | Soms | - | ||||||||
| Colitis | Soms | Soms | ||||||||
| Zweervorming in de mond | Soms | Vaak | ||||||||
| Afwijkingen in de mond | Soms | Vaak | ||||||||
| Abdominale distensie | Soms | Soms | ||||||||
| Anale ontsteking | Soms | Soms | ||||||||
| Dyspepsie | Soms | Soms | ||||||||
| Flatulentie | Soms | Soms | ||||||||
| Gastritis | Soms | - | ||||||||
| Gastro-oesofageale refluxziekte | Soms | - | ||||||||
| Glossitis | Soms | - | ||||||||
| Vertraagde maaglediging | Soms | - | ||||||||
| Kokhalzen | Soms | - | ||||||||
| Tandproblemen | Soms | - | ||||||||
| Ascites | Zelden | - | ||||||||
| Acute pancreatitis | Zelden | - | ||||||||
| Subileus | Zelden | - | ||||||||
| Slechte adem | Zelden | - | ||||||||
| Buccale poliep | Zelden | - | ||||||||
| Hemorragische enterocolitis | Zelden | - | ||||||||
| Tandvleesbloeding | Zelden | - | ||||||||
| Oesofagitis | Zelden | - | ||||||||
| Periodontale ziekte | Zelden | - | ||||||||
| Proctalgie | Zelden | - | ||||||||
| Reflux gastritis | Zelden | - | ||||||||
| Lever- en galaandoeningen | Hyperbilirubinemie | Vaak | Vaak | |||||||
| Hepatotoxemie | Soms | - | ||||||||
| Biliaire dilatatie | Zelden | - | ||||||||
| Huid- en onderhuidaandoeningen | Alopecia | Vaak | Vaak | |||||||
| Droge huid | Vaak | Vaak | ||||||||
| Pruritus | Vaak | Soms | ||||||||
| Rash | Vaak | Soms | ||||||||
| Nagelafwijkingen | Soms | Soms | ||||||||
Palmair-plantaire erytrodysesthesiesyndroomc | Soms | Soms | ||||||||
| Acne | Soms | - | ||||||||
| Hyperhidrose | Soms | - | ||||||||
| Urticaria | Soms | - | ||||||||
| Blister | Zelden | - | ||||||||
| Erytheem | Zelden | - | ||||||||
| Lichtgevoelige reactie | Zelden | - | ||||||||
| Exfoliatie van de huid | Zelden | - | ||||||||
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie | Soms | Vaak | |||||||
| Myalgie | Soms | Vaak | ||||||||
| Spierzwakte | Soms | Soms | ||||||||
| Pijn in ledematen | Soms | Soms | ||||||||
| Botpijn | Soms | - | ||||||||
| Ledematenongemak | Soms | - | ||||||||
| Spierspasmen | Soms | - | ||||||||
| Gezwollen gewrichten | Zelden | - | ||||||||
| Nier- en urinewegaandoeningen | Proteïnurie | Vaak | Soms | |||||||
| Nierfalen | Soms | - | ||||||||
| Hematurie | Soms | - | ||||||||
| Stoornis van de urinelozing | Soms | - | ||||||||
| Niet-infectieuze cystitis | Zelden | - | ||||||||
| Leukocyturie | Zelden | - | ||||||||
| Voortplantingsstelsel- en borstaandoeningen | Stoornis van de menstruatiecyclus | Zelden | Soms | |||||||
Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid | Zeer vaak | Zeer vaak | |||||||
| Pyrexie | Vaak | Soms | ||||||||
| Mucositis | Vaak | Soms | ||||||||
| Malaise | Vaak | - | ||||||||
| Oedeem | Vaak | - | ||||||||
| Verslechtering van de algemene lichamelijke gezondheid | Soms | - | ||||||||
| Pijn | Soms | Soms | ||||||||
| Gevoel van veranderde lichaamstemperatuur | Soms | - | ||||||||
| Xerose | Zelden | - | ||||||||
| Onderzoeken | Gewichtsafname | Vaak | Vaak | |||||||
| Verhoogd leverenzym | Vaak | Vaak | ||||||||
Verhoogde concentratie alkalische fosfatase in het bloed | Vaak | Soms | ||||||||
| Verhoogde lactaatdehydrogenase-concentratie in het bloed | Soms | - | ||||||||
| Verhoogd C-reactief proteïne | Soms | - | ||||||||
Verhoogde creatinine-concentratie in het bloed | Soms | - | ||||||||
| Verhoogd bloedureum | Soms | - | ||||||||
| Verlaagd hematocriet | Soms | - | ||||||||
| Verhoogde INR (International normalised ratio) | Soms | - | ||||||||
Verlengde geactiveerde partiële tromboplastinetijd | Zelden | - | ||||||||
QT-verlenging in elektrocardiogram | Zelden | - | ||||||||
| Verlaagd totaaleiwit | Zelden | - | ||||||||
- a. Verschillende voorkeurstermen van MedDRA die klinisch als hetzelfde werden beschouwd, zijn samengevat in één enkele term.
- b. Er zijn fatale gevallen gerapporteerd.
- c. Reactie van de huid op handen en voeten.
Oudere patiënten
Bij patiënten van 65 jaar en ouder die Trifluridine/Tipiracil als monotherapie kregen kwamen de volgende behandelingsgerelateerde bijwerkingen vaker (≥ 5%) voor dan bij patiënten jonger dan 65 jaar: neutropenie (58,9% vs. 48,2%), ernstige neutropenie (41,3% vs. 27,9%), anemie (36,5% vs. 25,2%), ernstige anemie (14,1% vs. 8,9%), verminderde eetlust (22,6% vs. 17,4%) en trombocytopenie (21,4% vs. 12,1%). Wanneer Trifluridine/Tipiracil in combinatie met bevacizumab werd gebruikt, kwamen de volgende behandelingsgerelateerde bijwerkingen bij patiënten van 65 jaar en ouder vaker (≥ 5%) voor dan bij patiënten jonger dan 65 jaar: neutropenie (75,0% vs. 65,1%), ernstige neutropenie (57,0% vs. 41,8%), vermoeidheid (39,0% vs. 32,2%), trombocytopenie (28,0% vs. 20,5%) en stomatitis (14,0% vs. 8,9%).
Infecties
In de placebogecontroleerde klinische fase III-studies kwamen behandelingsgerelateerde infecties vaker voor bij patiënten die met Trifluridine/Tipiracil werden behandeld (5,8%) dan bij patiënten die placebo kregen (1,8%).
In de klinische studie in combinatie met bevacizumab traden behandelingsgerelateerde infecties ongeveer even vaak op bij patiënten die Trifluridine/Tipiracil met bevacizumab kregen (2,8%) als bij patiënten die met Trifluridine/Tipiracil werden behandeld (2,4%).
Proteïnurie
In de placebogecontroleerde klinische fase III-studies trad behandelingsgerelateerde proteïnurie vaker op bij patiënten die werden behandeld met Trifluridine/Tipiracil (1,8%) dan bij hen die placebo kregen (0,9%); in alle gevallen ging het om proteïnurie graad 1 of 2 (zie rubriek 4.4).
In de klinische studie in combinatie met bevacizumab werd een behandelingsgerelateerde proteïnurie van graad 2 gemeld bij één patiënt die Trifluridine/Tipiracil met bevacizumab kreeg (0,4%) en bij geen van de patiënten die met Trifluridine/Tipiracil werden behandeld (zie rubriek 4.4).
Radiotherapie
De incidentie van alle hematologische en myelosuppressiegerelateerde bijwerkingen was bij patiënten die eerder radiotherapie ondergingen iets hoger dan bij patiënten die in de RECOURSE-studie geen radiotherapie hadden ondergaan (respectievelijk 54,6% en 49,2%). De incidentie van febriele neutropenie was hoger bij met Trifluridine/Tipiracil behandelde patiënten die eerder radiotherapie ondergingen dan bij de patiënten die geen radiotherapie hadden gehad.
In de klinische studie in combinatie met bevacizumab werd geen verhoogde incidentie van alle hematologische en myelosuppressiegerelateerde bijwerkingen waargenomen bij patiënten die eerder radiotherapie ondergingen in vergelijking met patiënten zonder eerdere radiotherapie in beide groepen van SUNLIGHT: Trifluridine/Tipiracil met bevacizumab (73,7% vs. 77,4%) en bij met Trifluridine/Tipiracil behandelde patiënten (64,7% vs. 67,7%).
Ervaringen met het reeds op de markt gebrachte product bij patiënten met gevorderd en niet-operabel of terugkomend colorectaal carcinoom
Interstitiële longziekte is waargenomen bij patiënten die Trifluridine/Tipiracil kregen nadat het middel goedgekeurd was.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website www.lareb.nl.
4.9 Overdosering
De hoogste dosis Trifluridine/Tipiracil die in klinische studies is toegediend, was 180 mg/m² per dag.
De bijwerkingen gerapporteerd in verband met overdosering kwamen overeen met het vastgestelde veiligheidsprofiel.
De belangrijkste te verwachten complicatie bij overdosering is beenmergsuppressie. Er bestaat geen bekend antidotum voor een overdosis Trifluridine/Tipiracil.
De medische behandeling van overdosering moet bestaan uit de gebruikelijke therapeutische en ondersteunende medische maatregelen gericht op bestrijding van de aanwezige klinische verschijnselen en het voorkomen van de mogelijk bijkomende complicaties.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: geneesmiddelen voor de behandeling van kanker, antimetabolieten, ATC-code: L01BC59
Werkingsmechanisme
De bestanddelen van Trifluridine/Tipiracil zijn trifluridine, een antineoplastische nucleosideanalogon op basis van thymidine, en tipiracil (in de vorm van hydrochloride), dat de werking van thymidinefosforylase (TP) remt, in een molverhouding van 1:0,5 (met een gewichtsverhouding van 1:0,471).
Na opname in kankercellen wordt trifluridine gefosforyleerd door thymidinekinase en omgezet in desoxyribonucleïnezuur- (DNA-)substraat, waarna het direct wordt opgenomen in DNA, waar het interfereert met de DNA-functie om proliferatie van kankercellen te voorkomen.
Omdat trifluridine snel wordt afgebroken door TP en na orale inname direct wordt omgezet door het ‘first-pass’-effect, wordt deze werkzame stof in dit geneesmiddel gecombineerd met tipiracil (hydrochloride), dat de werking van TP remt.
In niet-klinische studies vertoonde trifluridine/tipiracil (hydrochloride) antitumorwerking tegen zowel colorectaal carcinoomcellijnen die gevoelig zijn voor 5-fluoruracil (5-FU), als tegen colorectaal carcinoomcellijnen die resistent zijn voor 5-FU.
De cytotoxische werking van trifluridine/tipiracil (hydrochloride) tegen diverse xenografts van humane tumoren hield nauw verband met de hoeveelheid trifluridine die werd opgenomen in het DNA, wat suggereert dat dit het primaire werkingsmechanisme is.
Farmacodynamische effecten
In een open-label studie bij patiënten met solide tumoren in een gevorderd stadium vertoonde Trifluridine/Tipiracil geen klinisch relevant effect op de QT/QTc-verlenging vergeleken met placebo.
Klinische werkzaamheid en veiligheid
Gemetastaseerd colorectaal carcinoom
Gerandomiseerde fase III-studie naar Trifluridine/Tipiracil als monotherapie versus placebo
De klinische werkzaamheid en veiligheid van Trifluridine/Tipiracil zijn onderzocht in een internationale, gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studie (RECOURSE) bij patiënten met eerder behandelde gemetastaseerd colorectaal carcinoom. Het primaire eindpunt met betrekking tot de werkzaamheid was totale overleving (OS: overall survival), terwijl de secundaire eindpunten met betrekking tot de werkzaamheid progressievrije overleving (PFS: progression-free survival), totale responspercentage (ORR: overall response rate) en percentage ziektecontrole (DCR: disease control rate) waren.
In totaal ontvingen 800 patiënten willekeurig Trifluridine/Tipiracil (N = 534) in combinatie met de best mogelijke ondersteunende zorg (BSC: best supportive care) of de uiterlijk identieke placebo (N = 266) plus BSC in de verhouding 2:1. De dosering van Trifluridine/Tipiracil was gebaseerd op het lichaamsoppervlak met een startdosis van 35 mg/m²/dosis. Het studiegeneesmiddel werd gedurende 2 weken oraal, tweemaal daags ('s ochtends na het ontbijt en 's avonds na de avondmaaltijd) ingenomen, gedurende 5 dagen per week met 2 rustdagen, waarna een periode van 14 rustdagen volgde. Deze cyclus werd elke 4 weken herhaald. Patiënten gingen met de behandeling door totdat de ziekte verergerde of totdat een onacceptabel niveau van toxiciteit werd bereikt (zie rubriek 4.2).
Van de 800 gerandomiseerde patiënten was de mediane leeftijd 63 jaar, was 61% man, was 58% Kaukasisch/Blank, was 35% Aziatisch/Oosters en was 1% negroïde/Afro-Amerikaans. Alle patiënten hadden bij de nulmeting een ECOG-PS-score (Eastern Cooperative Oncology Group-Performance Status) van 0 of 1. De primaire tumor bevond zich in het colon (62%) of het rectum (38%). Bij opname in de studie was de KRAS-status bij 49% van de patiënten ' wild type' en bij 51% 'mutatie'. Het mediane aantal eerdere behandelingen voor gemetastaseerde kanker was 3. Alle patiënten ondergingen eerder chemotherapie op basis van fluorpyrimidine, oxaliplatine of irinotecan. Op 1 na ontvingen alle patiënten bevacizumab, terwijl op 2 na van alle patiënten met tumoren van het KRAS-wildtype panitumumab of cetuximab kregen. De 2 behandelingsgroepen waren vergelijkbaar als het gaat om demografische gegevens en ziektekenmerken bij de nulmeting.
Een OS-analyse van de studie, zoals gepland uitgevoerd bij 72% (N = 574) van de gebeurtenissen, toonde een klinisch belangrijke en statistisch significante overlevingskans aan van Trifluridine/Tipiracil plus BSC in vergelijking met placebo plus BSC (hazardratio van 0,68; 95% betrouwbaarheidsinterval [BI] van 0,58 tot 0,81; p < 0,0001) en een mediane OS van respectievelijk 7,1 maanden en 5,3 maanden; met een 1-jaarsoverlevingspercentage van respectievelijk 26,6% en 17,6%. De PFS was significant verbeterd bij patiënten die Trifluridine/Tipiracil plus BSC kregen (hazardratio van 0,48; 95%-BI van 0,41 tot 0,57; p < 0,0001 (zie tabel 7, figuur 1 en 2).
Tabel 7 - Werkzaamheidsresultaten uit de klinische fase III-studie (RECOURSE) bij patiënten met gemetastaseerd colorectaal carcinoom
Trifluridine/Tipiracil plus BSC (N = 534) | Placebo plus BSC (N = 266) | |
|---|---|---|
| Totale overleving (OS) | ||
| Aantal overledenen, N (%) | 364 (68,2) | 210 (78,9) |
| Mediane OS (maanden)a [95%-BI]b | 7,1 [6,5, 7,8] | 5,3 [4,6, 6,0] |
| Hazardratio [95%-BI] | 0,68 [0,58, 0,81] | |
| P-waardec | < 0,0001 (1-zijdig en 2-zijdig) | |
| Progressievrije overleving (PFS) | ||
| Aantal patiënten met ziekteprogressie of overledenen, N (%) | 472 (88,4) | 251 (94,4) |
| Mediane PFS (maanden)a [95%-BI]b | 2,0 [1,9, 2,1] | 1,7 [1,7, 1,8] |
| Hazardratio [95%-BI] | 0,48 [0,41, 0,57] | |
| P-waardec | < 0,0001 (1-zijdig en 2-zijdig) | |
a Kaplan-Meier-schattingen
b Methodologie van Brookmeyer en Crowley
c Gestratifieerde log-ranktest (strata: KRAS-status, tijd tussen eerste diagnose van metastasen en randomisatie, geografische regio)
Figuur 1- Kaplan-Meier-curves van totale overleving bij patiënten met gemetastaseerd colorectaal carcinoom (RECOURSE)
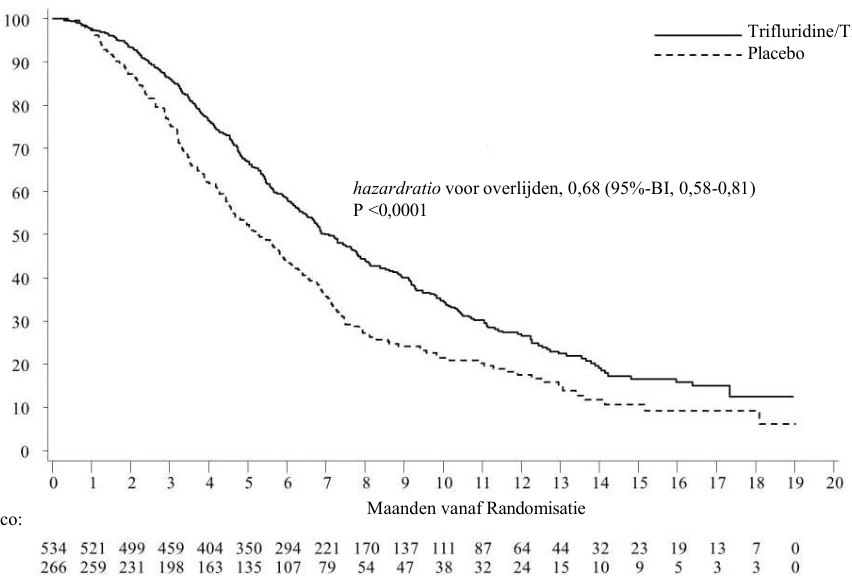
Trifluridine/Tipiracil
Placebo hazardratio voor overlijden, 0,68 (95%-BI, 0,58-0,81)
P <0,0001
Aantal patiënten met risico: Trifluridine/Tipiracil
Placebo
Maanden vanaf Randomisatie
Overlevingska ns (%)
Figuur 2 - Kaplan-Meier-curves van progressievrije overleving bij patiënten met gemetastaseerd colorectaal carcinoom (RECOURSE)
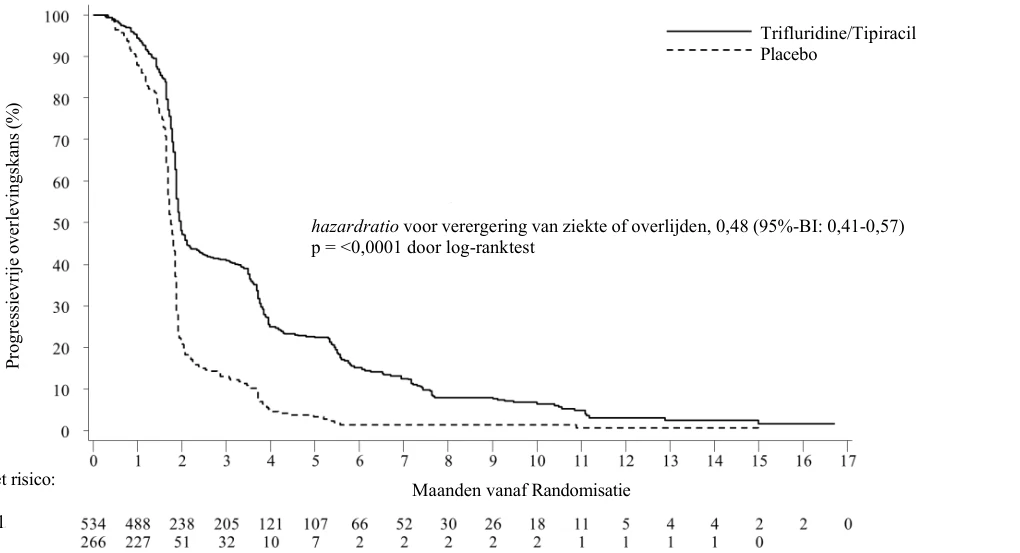
Trifluridine/Tipiracil
Placebo hazardratio voor verergering van ziekte of overlijden, 0,48 (95%-BI: 0,41-0,57) p = <0,0001 door log-ranktest
Aantal patiënten met risico:
Trifluridine/Tipiracil
Placebo
Maanden vanaf Randomisatie
Prog re s s ievrije ove r levings ka ns (%)
Een bijgewerkte OS-analyse, uitgevoerd bij 89% (N = 712) van de gebeurtenissen, bevestigde de klinisch belangrijke en statistisch significante overlevingskans van Trifluridine/Tipiracil plus BSC in vergelijking met placebo plus BSC (hazardratio: 0,69; 95%-BI van 0,59 tot 0,81; p < 0,0001) en een mediane OS van respectievelijk 7,2 maanden en 5,2 maanden; met een 1-jaarsoverlevingspercentage van respectievelijk 27,1% en 16,6%.
De gunstigere OS en PFS werden consequent waargenomen bij alle relevante vooraf gespecificeerde subgroepen, inclusief ras, geografisch gebied, leeftijd (< 65; ≥ 65), geslacht, ECOG-PS-score, KRAS-status, tijdruimte sinds diagnose van eerste metastase, aantal metastaseplaatsen en primaire tumorplaats. De gunstigere OS met Trifluridine/Tipiracil werd gehandhaafd na aanpassing voor alle prognostische factoren, namelijk de tijdruimte sinds de diagnose van de eerste metastase, ECOG-PS-score en het aantal metastaseplaatsen (hazardratio: 0,69; 95%-BI van 0,58 tot 0,81).
Eenenzestig procent (61%, N = 485) van alle gerandomiseerde patiënten kreeg fluorpyrimidine als onderdeel van hun laatste behandelingsschema voorafgaand aan randomisatie, waarvan 455 (94%) patiënten op dat moment refractair was voor fluorpyrimidine. Onder deze patiënten bleef de gunstigere OS met Trifluridine/Tipiracil gehandhaafd (hazardratio: 0,75, 95%-BI van 0,59 tot 0,94).
Achttien procent (18%, N = 144) van alle gerandomiseerde patiënten kreeg voorafgaand aan randomisatie regorafenib. Onder deze patiënten bleef de gunstigere OS met Trifluridine/Tipiracil gehandhaafd (hazardratio: 0,69, 95%-BI van 0,45 tot 1,05). Het effect bleef ook gehandhaafd bij regorafenib-naïeve patiënten (hazardratio: 0,69, 95%-BI van 0,57 tot 0,83).
De DCR (volledige of gedeeltelijke respons, of stabiele ziekte) was significant hoger bij patiënten die behandeld werden met Trifluridine/Tipiracil (44% vs. 16%, p < 0,0001).
Behandeling met Trifluridine/Tipiracil plus BSC resulteerde in een statistisch significante verlenging van PS van < 2 in vergelijking met placebo plus BSC. De mediane tijd tot PS van ≥ 2 voor de Lonsurf-groep en de placebogroep was respectievelijk 5,7 maanden en 4,0 maanden, met een hazardratio van 0,66 (95%-BI: van 0,56 tot 0,78), p < 0,0001.
Gemetastaseerd maagcarcinoom
De klinische werkzaamheid en veiligheid van Trifluridine/Tipiracil werden geëvalueerd in een internationale, gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studie (TAGS) bij patiënten met eerder behandeld gemetastaseerd maagcarcinoom (met inbegrip van adenocarcinoom van de gastro-oesofageale junctie), die eerder werden behandeld met ten minste twee eerdere systemische behandelingsschema’s voor gevorderde ziekte, waaronder chemotherapie op basis van fluorpyrimidine, platina en ofwel taxaan, ofwel irinotecan, plus, indien geschikt, therapie gericht op de humane epidermale-groeifactorreceptor 2 (HER2). Het primaire eindpunt met betrekking tot de werkzaamheid was totale overleving (OS), en ondersteunende eindpunten met betrekking tot de werkzaamheid waren progressievrije overleving (PFS), totale responspercentage (ORR), percentage ziektecontrole (DCR), tijd tot verslechtering van de ECOG-PS ≥ 2 en kwaliteit van leven (QoL).
Tumorbeoordelingen overeenkomstig de Response Evaluation Criteria in Solid Tumours (RECIST), versie 1.1, werden om de 8 weken door de onderzoeker/lokale radioloog uitgevoerd.
In totaal ontvingen 507 patiënten willekeurig Trifluridine/Tipiracil (N = 337) in combinatie met de beste ondersteunende zorg (BSC) of placebo (N = 170) plus BSC in de verhouding 2:1. De dosering van Trifluridine/Tipiracil was gebaseerd op het lichaamsoppervlak met een startdosis van 35 mg/m²/dosis. Het studiegeneesmiddel werd gedurende 2 weken oraal, tweemaal daags (‘s ochtends na het ontbijt en ‘s avonds na de avondmaaltijd) ingenomen, gedurende 5 dagen per week met 2 rustdagen, waarna een periode van 14 rustdagen volgde. Deze cyclus werd elke 4 weken herhaald. Patiënten gingen met de behandeling door totdat de ziekte verergerde of totdat een onacceptabel niveau van toxiciteit werd bereikt (zie rubriek 4.2).
Van de 507 gerandomiseerde patiënten was de mediane leeftijd 63 jaar, was 73% man, was 70% Kaukasisch/blank, was 16% Aziatisch/Oosters en was < 1% zwart/Afro-Amerikaans. Alle patiënten hadden bij de nulmeting een ECOG-PS-score van 0 of 1. De primaire tumor was maagcarcinoom (71,0%) of carcinoom in de gastro-oesofageale junctie (28,6%) of beide (0,4%). Het mediane aantal eerdere behandelingen voor gemetastaseerde ziekte was 3. Bijna alle patiënten (99,8%) ondergingen eerder chemotherapie op basis van fluorpyrimidine, 100% kreeg eerdere platinatherapie en 90,5% kreeg eerdere taxaantherapie. Ongeveer de helft van de patiënten (55,4%) kreeg eerder irinotecan, 33,3% kreeg eerder ramucirumab en 16,6% kreeg eerdere op HER2-gerichte therapie. De
2 behandelingsgroepen waren vergelijkbaar als het gaat om demografische gegevens en ziektekenmerken bij de nulmeting.
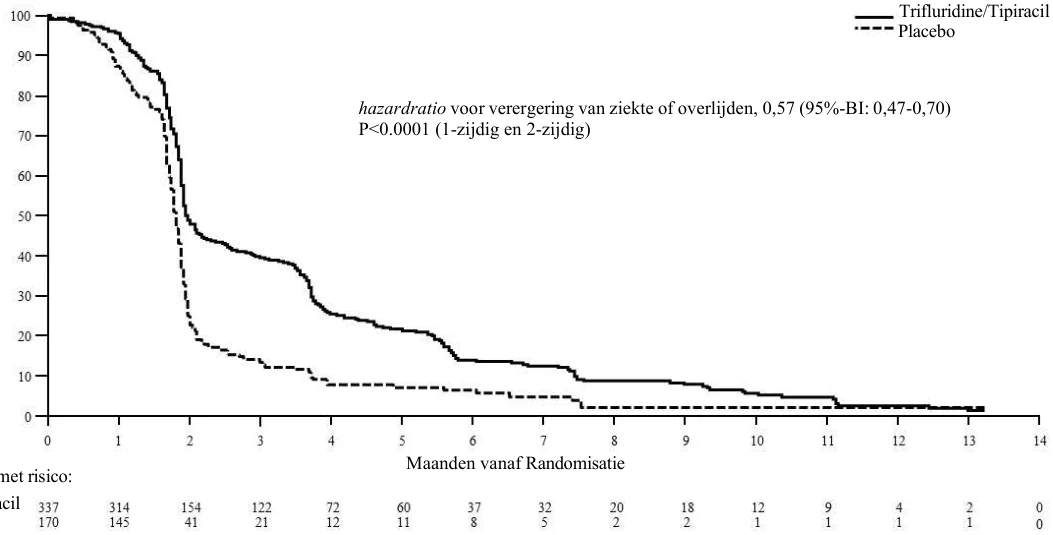
Een OS-analyse van de studie, zoals gepland uitgevoerd bij 76% (N = 384) van de gebeurtenissen, toonde aan dat Trifluridine/Tipiracil plus BSC leidde tot een statistisch significante verbetering in OS in vergelijking met placebo plus BSC met een hazardratio (HR) van 0,69 (95% BI van 0,58 tot 0,85; een- en tweezijdige p-waarden waren respectievelijk 0,0003 en 0,0006), wat overeenkomt met een verlaging van 31% van het risico op overlijden in de Trifluridine/Tipiracil -groep. De mediane OS was 5,7 maanden (95% BI van 4,8 tot 6,2) voor de Trifluridine/Tipiracil -groep versus 3,6 maanden (95% BI van 3,1 tot 4,1) voor de placebogroep; met een 1-jaarsoverlevingspercentage van respectievelijk 21,2% en 13,0%. De PFS was significant verbeterd bij patiënten die Trifluridine/Tipiracil plus BSC kregen (HR van 0,57; 95% BI van 0,47 tot 0,70; p < 0,0001 (zie tabel 9, figuur 5 en 6).
Tabel 9 - Werkzaamheidsresultaten uit de klinische fase III-studie (TAGS) bij patiënten met gemetastaseerd maagcarcinoom
| Trifluridine/Tipiracil plus BSC (N=337) | Placebo plus BSC (N=170) | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| Totale overleving | |||||||||
| Aantal overledenen, N (%) | 244 (72,4) | 140 (82,4) | |||||||
| Mediane OS (maanden)a [95%-BI]b | 5,7 [4,8, 6,2] | 3,6 [3,1, 4,1] | |||||||
| Hazardratio [95%-BI] | 0,69 [0,56, 0,85] | ||||||||
| P-waardec | 0,0003 (1-zijdig), 0,0006 (2-zijdig) | ||||||||
| Progressievrije overleving (PFS) | |||||||||
| Aantal patiënten met ziekteprogressie of overledenen, N (%) | 287 (85,2) | 156 (91,8) | |||||||
| Mediane PFS (maanden)a [95%-BI]b | 2,0 [1,9, 2,3] | 1.8 [1,7, 1,9] | |||||||
| Hazardratio [95%-BI] | 0,57 [0,47, 0,70] | ||||||||
| P-waardec | < 0,0001 (1-zijdig en 2-zijdig) | ||||||||
a Kaplan-Meier-schattingen
b Methodologie van Brookmeyer en Crowley
c Gestratifieerde log-ranktest (strata: regio, ECOG-status bij nulmeting, eerdere behandeling met ramucirumab)
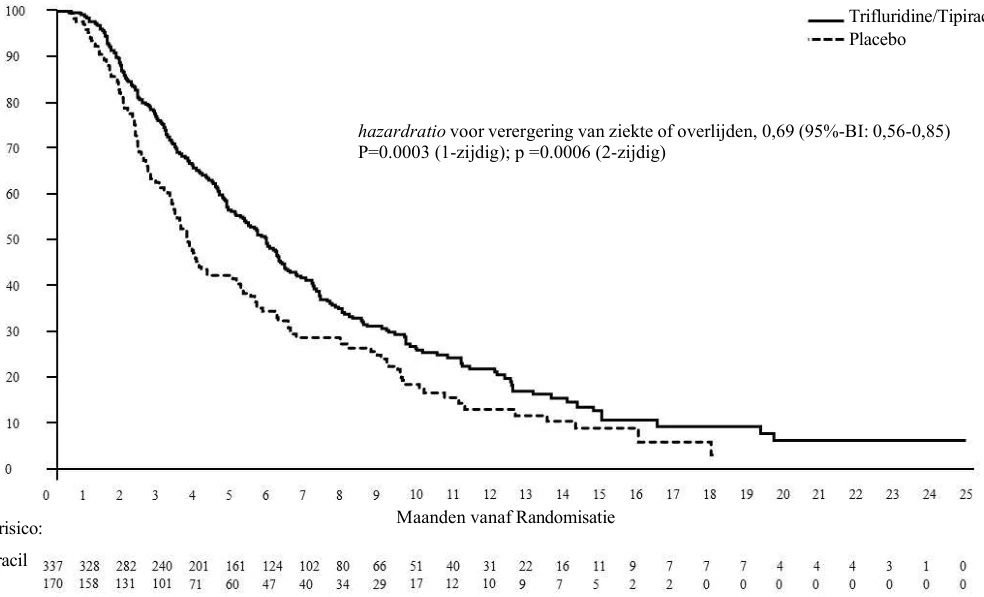
Hazard ratio for death, 0.69 (95% CI, 0.56-0.85) P=0.0003 (1-sided) ; p =0.0006 (2-sided)
No. at Risk:
Survi va l P roba bil ity (%)
Figuur 5- Kaplan-Meier-curves van totale overleving bij patiënten met gemetastaseerd maagcarcinoom (TAGS)
Figuur 6 - Kaplan-Meier-curves van progressievrije overleving bij patiënten met gemetastaseerd maagcarcinoom (TAGS)
De gunstigere OS en PFS werden consequent waargenomen in alle randomisatiestrata en vooraf gespecificeerde subgroepen, inclusief geslacht, leeftijd (< 65; ≥ 65), etnische afkomst, ECOG-PS-score, eerdere behandeling met ramucirumab, eerdere behandeling met irinotecan, aantal eerdere behandelingsschema’s (2; 3; ≥ 4), eerdere gastrectomie, primaire tumorplaats (maag; gastro-oesofageale junctie) en HER2-status. De ORR (complete respons + partiële respons) was niet significant hoger bij patiënten die met Trifluridine/Tipiracil werden behandeld (4,5% vs. 2,1%, p-waarde = 0,2833), maar de DCR (complete respons of partiële respons of stabiele ziekte) was significant hoger bij met Trifluridine/Tipiracil behandelde patiënten (44,1% vs. 14,5%, p < 0,0001). De mediane tijd tot verslechtering van de ECOG-PS tot ≥ 2 was 4,3 maanden voor de Trifluridine/Tipiracil -groep versus 2,3 maanden voor de placebogroep met een HR van 0,69 (95%-BI van 0,562 tot 0,854), p-waarde = 0,0005.
Trifluridine/Tipiracil Placebo Trifluridine/Tipiracil hazardratio voor verergering van ziekte of overlijden, 0,69 (95%-BI: 0,56-0,85) P=0.0003 (1-zijdig); p =0.0006 (2-zijdig)
Aantal patiënten met risico:
Trifluridine/Tipiracil Placebo
Maanden vanaf Randomisatie
Trifluridine/Tipiracil Placebo hazardratio voor verergering van ziekte of overlijden, 0,57 (95%-BI: 0,47-0,70) P<0.0001 (1-zijdig en 2-zijdig)
Aantal patiënten met risico:
Trifluridine/Tipiracil Placebo
Maanden vanaf Randomisatie
Prog re s s ievrije ove r levings ka ns (%)
Prog re s s ievrije ove r levings ka ns (%)
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Trifluridine/Tipiracil in alle subgroepen van pediatrische patiënten met refractair gemetastaseerd colorectaal carcinoom en met refractair gemetastaseerd maagcarcinoom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Oudere patiënten
De hoeveelheid beschikbare gegevens over met Trifluridine/Tipiracil behandelde patiënten van 75 jaar en ouder is beperkt:
- 87 patiënten (10%) in gepoolde gegevens van de studies RECOURSE en TAGS, van wie 2 patiënten 85 jaar of ouder waren. Het effect van Trifluridine/Tipiracil op de totale overleving bij patiënten jonger dan 65 jaar en bij patiënten van 65 jaar of ouder was vergelijkbaar.
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening van Trifluridine/Tipiracil met [14C]-trifluridine werd ten minste 57% van de toegediende trifluridine geabsorbeerd en werd slechts 3% van de dosis in ontlasting uitgescheiden. Na orale toediening van Trifluridine/Tipiracil met [14C]-tipiracil (hydrochloride) werd ten minste 27% van het toegediende tipiracil (hydrochloride) geabsorbeerd en werd 50% van de totale radioactieve dosis aangetroffen in ontlasting, wat een matige gastro-intestinale absorptie van tipiracil (hydrochloride) suggereert.
Na een enkelvoudige dosis Trifluridine/Tipiracil (35 mg/m²) bij patiënten met solide tumoren in een gevorderd stadium was de gemiddelde tijd tot de piekplasmaconcentratie (tmax) van trifluridine en tipiracil (hydrochloride) respectievelijk ongeveer 2 uur en 3 uur.
In farmacokinetische analyses van meervoudige dosistoediening van Trifluridine/Tipiracil (35 mg/m²/dosis, tweemaal daags, 5 dagen per week met 2 rustdagen gedurende 2 weken, gevolgd door een periode van 14 rustdagen, waarbij deze cyclus elke 4 weken werd herhaald) was het oppervlak onder de plasmaconcentratie-tijdcurve van tijdstip 0 tot de laatste meetbare concentratie (AUC0-last) voor trifluridine ongeveer 3 keer hoger, terwijl de maximumconcentratie (Cmax) ongeveer 2 keer hoger was na meervoudige dosistoediening (Dag 12 van Cyclus 1) van Trifluridine/Tipiracil dan na een enkelvoudige dosis (Dag 1 van Cyclus 1).
Er was echter geen accumulatie van tipiracil (hydrochloride) en geen verdere accumulatie van trifluridine bij opeenvolgende cycli (Dag 12 van Cyclus 2 en 3) waarin Trifluridine/Tipiracil werd toegediend. Na meervoudige doses van Trifluridine/Tipiracil (tweemaal daags 35 mg/m²/dosis) bij patiënten met solide tumoren in een gevorderd stadium waren de gemiddelde tijden tot de piekplasmaconcentratie (tmax) van trifluridine en tipiracil (hydrochloride) respectievelijk ongeveer 2 uur en 3 uur.
Bijdrage van tipiracil (hydrochloride)
Een enkelvoudige toediening van Trifluridine/Tipiracil (35 mg/m²/dosis) verhoogde de gemiddelde AUC0-last van trifluridine met 37 keer, de Cmax met 22 keer en vertoonde een verminderde variabiliteit vergeleken met alleen trifluridine (35 mg/m²/dosis).
Effect van voedsel
Toen Trifluridine/Tipiracil werd toegediend in een enkelvoudige dosis van 35 mg/m² aan 14 patiënten met solide tumoren na een vetrijke, calorierijke standaardmaaltijd veranderde het oppervlak onder de plasmaconcentratie-tijdcurve (AUC) van trifluridine niet, maar verminderde de Cmax van trifluridine, de Cmax van tipiracil (hydrochloride) en de AUC met ongeveer 40% vergeleken met die van patiënten die niets hadden gegeten. In klinische studies werd Trifluridine/Tipiracil toegediend binnen 1 uur na het beëindigen van het ontbijt en de avondmaaltijd (zie rubriek 4.2).
Distributie
De eiwitbinding van trifluridine in humaan plasma was ruim 96%, waarbij het zich hoofdzakelijk bond aan humaan serumalbumine. De plasma-eiwitbinding van tipiracil (hydrochloride) was minder dan 8%. Na een enkelvoudige dosistoediening van Trifluridine/Tipiracil (35 mg/m²) bij patiënten met solide tumoren in een gevorderd stadium was het schijnbare distributievolume (Vd/F) van trifluridine en tipiracil (hydrochloride) respectievelijk 21 l en 333 l.
Biotransformatie
Trifluridine werd hoofdzakelijk geëlimineerd door middel van stofwisseling, waarbij het door TP werd omgezet in FTY, een inactieve metaboliet. De geabsorbeerde trifluridine werd omgezet, en in de vorm van FTY en isomeren van trifluridine-glucuronide uitgescheiden in urine. Andere, minder belangrijke metabolieten die werden aangetroffen waren 5-carboxyuracil en 5-carboxy-2’-deoxyuridine. De plasma- en urineconcentraties daarvan waren echter laag of er werden slechts sporen van aangetroffen.
Tipiracil (hydrochloride) werd niet omgezet door de S9-fractie van humane lever noch door gecryopreserveerde humane hepatocyten. Tipiracil (hydrochloride) was het belangrijkste bestanddeel, terwijl 6-hydroxymethyluracil consequent de belangrijkste metaboliet was in humaan bloedplasma, urine en ontlasting.
Eliminatie
Na de inname van meervoudige doses Trifluridine/Tipiracil in aanbevolen dosering en schema was de gemiddelde eliminatiehalfwaardetijd (t1/2) voor trifluridine op Dag 1 van Cyclus 1 en op Dag 12 van Cyclus 1 respectievelijk 1,4 uur en 2,1 uur. De gemiddelde t1/2-waarden voor tipiracil (hydrochloride) op Dag 1 van Cyclus 1 en op Dag 12 van Cyclus 1 waren respectievelijk 2,1 uur en 2,4 uur.
Na de toediening van een enkelvoudige dosis Trifluridine/Tipiracil (35 mg/m²) bij patiënten met solide tumoren in gevorderd stadium was de orale klaring (CL/F) voor trifluridine en tipiracil (hydrochloride) respectievelijk 10,5 l/u en 109 l/u.
Na de orale inname van een enkelvoudige dosis Trifluridine/Tipiracil met [14C]-trifluridine was de totale cumulatieve radioactieve uitscheiding 60% van de toegediende dosis. Het merendeel van de teruggevonden radioactiviteit werd binnen 24 uur uitgescheiden in urine (55% van de dosis); de uitscheiding in ontlasting en uitgeademde lucht was in totaal nog geen 3%. Na de orale inname van een enkelvoudige dosis Trifluridine/Tipiracil met [14C]-tipiracil (hydrochloride) werd 77% van de radioactiviteit van de dosis teruggevonden, waarvan 27% in urine en 50% in ontlasting.
Lineariteit/non-lineariteit
In een studie voor dosisbepaling (tweemaal daags 15 tot 35 mg/m²) had de AUC van 0 tot 10 uur (AUC0-10) van trifluridine de neiging meer toe te nemen dan verwacht op basis van dosistoename; de orale klaring (CL/F) en het schijnbare distributievolume (Vd/F) van trifluridine was echter in het algemeen constant voor doses van 20 tot 35 mg/m². De overige blootstellingsparameters bleken zowel voor trifluridine als voor tipiracil (hydrochloride) evenredig aan de dosis.
Farmacokinetiek in speciale populaties
Leeftijd, geslacht en ras
Op basis van de farmacokinetische populatieanalyse is er geen klinisch relevant effect van leeftijd, geslacht of ras op de farmacokinetiek van trifluridine of tipiracil (hydrochloride).
Nierinsufficiëntie
Van de 533 patiënten in de RECOURSE-studie die Trifluridine/Tipiracil kregen, hadden 306 patiënten (57%) een normale nierfunctie (CrCl van ≥90 ml/min), hadden 178 patiënten (33%) lichte nierinsufficiëntie (CrCl van 60 tot 89 ml/min) en hadden 47 patiënten (9%) matige nierinsufficiëntie (CrCl van 30 tot 59 ml/min). Van 2 patiënten ontbraken de gegevens. Patiënten met ernstige nierinsufficiëntie waren niet in de studie opgenomen.
Op basis van de farmacokinetische populatieanalyse was de blootstelling van Trifluridine/Tipiracil bij patiënten met lichte nierinsufficiëntie (CrCl van 60 tot 89 ml/min) vergelijkbaar met die van patiënten met een normale nierfunctie (CrCl van ≥90 ml/min). Een hogere blootstelling van Trifluridine/Tipiracil werd waargenomen bij patiënten met matige nierinsufficiëntie (CrCl van 30 tot 59 ml/min). Geschat (CrCl) was een significante covariantie voor CL/F in beide definitieve modellen van trifluridine en tipiracil (hydrochloride). De gemiddelde relatieve AUC bij patiënten met lichte (N = 38) en matige (N = 16) nierinsufficiëntie vergeleken met patiënten met een normale nierfunctie (N = 84) was respectievelijk 1,31 en 1,43 voor trifluridine, en respectievelijk 1,34 en 1,65 voor tipiracil (hydrochloride).
In een specifiek onderzoek werd de farmacokinetiek van trifluridine en tipiracilhydrochloride geëvalueerd bij kankerpatiënten met normale nierfunctie (CrCl ≥90 ml/min, N=12), lichte nierinsufficiëntie (CrCl = 60 tot 89 ml/min, N=12), matige nierinsufficiëntie (CrCl = 30 tot 59 ml/min, N=11) of ernstige nierinsufficiëntie (CrCl = 15 tot 29 ml/min, N=8). Patiënten met ernstige nierinsufficiëntie kregen een aangepaste startdosis van 20 mg/m² tweemaal daags (verlaagd naar
15 mg/m² tweemaal daags op basis van individuele veiligheid en verdraagbaarheid). Het effect van nierinsufficiëntie na herhaalde toediening was respectievelijk een 1,6- en 1,4-voudige toename van totale trifluridineblootstelling bij patiënten met matige en ernstige nierinsufficiëntie, vergeleken met patiënten met normale nierfunctie; de Cmax bleef vergelijkbaar. De totale blootstelling aan tipiracilhydrochloride bij patiënten met matige en ernstige nierinsufficiëntie was na herhaalde toediening was respectievelijk 2,3 en 4,1 keer zo hoog, vergeleken met patiënten met normale nierfunctie; dit houdt verband met een sterker verminderde klaring bij toenemende nierinsufficiëntie. De farmacokinetiek van trifluridine en tipiracil (hydrochloride) zijn niet onderzocht bij patiënten met een nierziekte in het laatste stadium (CrCl < 15 ml/min of dialyse vereist) (zie rubriek 4.2 en 4.4).
Leverinsufficiëntie
Op basis van de farmacokinetische populatieanalyse waren de parameters voor de leverfuncties, waaronder alkalinefosfatase (ALP, 36-2322 U/l), aspartaataminotransferase (ASAT, 11-197 U/l), alanineaminotransferase (ALAT, 5-182 U/l) en totaal bilirubine (0,17-3,20 mg/dl), geen significante covarianties voor de farmacokinetische parameters van trifluridine, noch voor die van tipiracil (hydrochloride). Serumalbumine bleek de klaring van trifluridine significant in negatieve zin te beïnvloeden. Voor lage albuminewaarden variërend van 2,2 tot 3,5 g/dl bedroegen de corresponderende klaringswaarden 4,2 tot 3,1 l/u.
In een speciale studie werd de farmacokinetiek van trifluridine en tipiracil (hydrochloride) geëvalueerd bij kankerpatiënten met lichte of matige leverinsufficiëntie (respectievelijk criteriumgroep B en C van het National Cancer Institute [NCI]) en bij patiënten met een normale leverfunctie. Op basis van beperkte gegevens met een aanzienlijke variatie werden geen statistisch significante verschillen waargenomen in de farmacokinetiek van patiënten met een normale leverfunctie ten opzichte van patiënten met lichte of matige leverinsufficiëntie. Noch voor trifluridine, noch voor tipiracil (hydrochloride) werd een correlatie waargenomen tussen farmacokinetische parameters en ASAT en/of totaal bloedbilirubine. De halfwaardetijd (t1/2) en de accumulatieverhouding van trifluridine en tipiracil (hydrochloride) waren vergelijkbaar tussen de patiënten met lichte, patiënten met matige leverinsufficiëntie en patiënten met een normale leverfunctie.
Er is geen aanpassing van de startdosis nodig bij patiënten met lichte leverinsufficiëntie (zie rubriek 4.2).
Gastrectomie
De invloed van een gastrectomie op farmacokinetische parameters kon niet worden onderzocht bij de farmacokinetische populatieanalyse aangezien er maar weinig patiënten een gastrectomie hadden ondergaan (1% van de gehele groep).
In-vitro-wisselwerkingsstudies
Trifluridine is een substraat van TP, maar wordt niet omgezet door het cytochroom-P450-systeem (CYP). Tipiracil (hydrochloride) wordt niet omgezet door de S9-fractie van humane lever noch door gecryopreserveerde hepatocyten.
In-vitro-studies maken duidelijk dat trifluridine, tipiracil (hydrochloride) en FTY (inactieve metaboliet van trifluridine) de onderzochte CYP-isovormen (CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 en CYP3A4/5) niet remmen. In-vitro-evaluatie toonde aan dat trifluridine, tipiracil (hydrochloride) en FTY geen inducerend effect hadden op het humane CYP1A2, CYP2B6 of CYP3A4/5. Naar verwachting zullen trifluridine en tipiracil (hydrochloride) dan ook geen significante geneesmiddeleninteractie veroorzaken of ondergaan die wordt overgebracht door CYP.
In-vitro-evaluatie van trifluridine en tipiracil (hydrochloride) werd uitgevoerd met gebruik van humane opname- en effluxtransporteiwitten (trifluridine met MDR1, OATP1B1, OATP1B3 en BCRP en tipiracil [hydrochloride] met OAT1, OAT3, OCT2, MATE1, MDR1 en BCRP). Uit in-vitro-studies bleek dat trifluridine noch tipiracil (hydrochloride) een remmer of substraat is voor humane opname-en effluxtransporteiwitten, met uitzondering van OCT2 en MATE1. Tipiracil (hydrochloride) bleek OCT2 en MATE1 in-vitro te remmen, maar bij wezenlijk hogere concentraties dan bij de Cmax van humaan bloedplasma bij steady-state. Daarom is het onwaarschijnlijk dat tipiracil bij aanbevolen doses een wisselwerking met andere geneesmiddelen zal veroorzaken door remming van OCT2 en MATE1. Het transport van tipiracil (hydrochloride) door OCT2 en MATE1 kan worden beïnvloed wanneer Trifluridine/Tipiracil gelijktijdig wordt ingenomen met middelen die OCT2 en MATE1 remmen.
Farmacokinetische/farmacodynamische relatie(s)
De werkzaamheid en veiligheid van Trifluridine/Tipiracil bij gemetastaseerd colorectaal carcinoom in een hogeblootstellingsgroep (> de mediaan) en een lageblootstellingsgroep (≤ de mediaan) werden vergeleken op basis van de mediane AUC-waarde van trifluridine. De OS bleek gunstiger in de hoge AUC-groep dan in de lagere AUC-groep (mediane OS van respectievelijk 9,3 en 8,1 maanden). Alle AUC-groepen presteerden gedurende de vervolgperiode beter dan de placebogroep. De incidentie van neutropenie graad 3 of meer was hoger in de groep met hoge AUC voor trifluridine (47,8%) dan in de groep met lage AUC voor trifluridine (30,4%).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde doses
Toxicologisch onderzoek van trifluridine/tipiracil (hydrochloride) werd uitgevoerd bij ratten, honden en apen. De vastgestelde doelorganen waren het lymfe- en hematopoëtische stelsel en het maag-darmkanaal. Alle bijwerkingen (leukopenie, anemie, beenmerghypoplasie, atrofische veranderingen in de lymfe- en hematopoëtische weefsels en het maag-darmkanaal) waren reversibel binnen 9 weken nadat het middel niet meer werd toegediend. Verbleking van het gebit, gebroken tanden/kiezen en malocclusie van het boven- en ondergebit werden waargenomen bij ratten die werden behandeld met trifluridine/tipiracil (hydrochloride). Deze bijwerkingen worden beschouwd als specifiek voor knaagdieren en als niet relevant voor mensen.
Carcinogenese en mutagenese
Er zijn geen langetermijnstudies uitgevoerd voor de evaluatie van de mogelijk carcinogene werking van trifluridine/tipiracil (hydrochloride) bij dieren. Trifluridine bleek genotoxisch te zijn in een terugmutatietest met bacteriën, een chromosomale aberratietest met gekweekte zoogdiercellen en een micronucleustest bij muizen. Trifluridine/Tipiracil moet daarom worden behandeld als mogelijk carcinogeen.
Reproductietoxiciteit
Uit resultaten van dierstudies bleek geen effect van trifluridine en tipiracil (hydrochloride) op de mannelijke en vrouwelijke vruchtbaarheid bij ratten. De toename van het aantal corpora lutea en ingenestelde embryo's waargenomen bij vrouwelijke ratten met hoge doses werd niet als nadelig beschouwd (zie rubriek 4.6). Van Trifluridine/Tipiracil is aangetoond dat het embryonale/foetale letaliteit en toxiciteit veroorzaakt bij zwangere ratten wanneer het wordt toegediend in doses lager dan de klinische blootstelling. Er zijn geen peri-/postnatale studies naar ontwikkelingstoxiciteit uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactosemonohydraat Voorgegelatineerd zetmeel
Stearinezuur 50
Filmomhulling
Hypromellose
Polyethyleenglycol 8000 NF
Titaandioxide (E171) Magnesiumstearaat
Rood ijzeroxide (E172) (alleen voor 20/8,19 mg)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Trifluridine/Tipiracil Eugia filmomhulde tabletten zijn verkrijgbaar in blisterverpakkingen (d.w.z. gedroogde, koudgevormde blisterverpakkingen met een afpelbare folie zonder opdruk) met 20 en 60 filmomhulde tabletten en geperforeerde eenheidsblisterverpakkingen met 20 x 1 en 60 x 1 filmomhulde tabletten.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Was uw handen na aanraking van de tabletten.
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Vergunninghouder:
Eugia Pharma (Malta) Limited
Vault 14, Level 2
Valletta Waterfront
FRN 1914 Floriana
Malta
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Trifluridine/Tipiracil Eugia 15/6,14 mg, filmomhulde tabletten RVG 135060
Trifluridine/Tipiracil Eugia 20/8,19 mg, filmomhulde tabletten RVG 135061
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 6 augustus 2026