


SmPC (samenvatting van de productkenmerken) - Tremfya
Tremfya 45 mg/0,45 ml oplossing voor injectie in een voorgevulde pen
1. NAAM VAN HET GENEESMIDDEL
Tremfya 45 mg/0,45 ml oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke voorgevulde pen bevat 45 mg guselkumab in 0,45 ml. 1 ml oplossing bevat 100 mg guselkumab.
Met elke voorgevulde pen kan 0,1 ml tot 0,45 ml (overeenkomend met 10 mg tot 45 mg guselkumab) worden toegediend in stapjes van 0,05 ml.
Guselkumab is een geheel humaan immunoglobuline-G1-lambda (IgG1λ)-monoklonaal antilichaam (mAb) en wordt met behulp van recombinant-DNA-technologie geproduceerd in ovariumcellen van de Chinese hamster (CHO-cellen).
Hulpstof(fen) met bekend effect
Dit geneesmiddel bevat 0,3 mg polysorbaat 80 (E433) in elke voorgevulde pen. Dit komt overeen met 0,5 mg/ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie) in een voorgevulde pen (VarioJect)
De oplossing is helder en kleurloos tot lichtgeel en kan enkele kleine witte of doorzichtige deeltjes bevatten, met een streef-pH van 5,8 en een osmolariteit van ongeveer 367,5 mOsm/l.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Plaque psoriasis bij pediatrische patiënten
Tremfya is geïndiceerd voor de behandeling van matige tot ernstige plaque psoriasis bij kinderen en adolescenten vanaf 6 jaar die in aanmerking komen voor systemische therapie.
4.2 Dosering en wijze van toediening
Dit geneesmiddel is bedoeld voor gebruik onder begeleiding en supervisie van een arts met ervaring in het diagnosticeren en behandelen van plaque psoriasis.
Dosering
De 45 mg/0,45 ml voorgevulde pen is bedoeld voor pediatrische patiënten van 6 jaar en ouder met een lichaamsgewicht van minder dan 40 kg.
Elke voorgevulde pen is bedoeld voor eenmalig gebruik bij één patiënt en dient onmiddellijk na gebruik te worden weggegooid.
Plaque psoriasis bij pediatrische patiënten (6 tot 17 jaar)
Kinderen vanaf 6 jaar met een lichaamsgewicht van minder dan 40 kg
De aanbevolen dosis wordt tot een maximale dosis van 45 mg in tabel 1 hieronder weergegeven, en wordt toegediend via subcutane injectie in week 0 en week 4, gevolgd door een onderhoudsdosis eenmaal per 8 weken (q8w).
Tabel 1: Aanbevolen dosis guselkumab voor subcutane injectie bij pediatrische patiënten met een lichaamsgewicht van minder dan 40 kg
Lichaamsgewicht (kg) (op het moment van toediening) | Dosis (mg) |
| 12-15 kg | 20 |
| 16-19 kg | 25 |
| 20-23 kg | 30 |
| 24-26 kg | 35 |
| 27-30 kg | 40 |
| 31-39 kg | 45 |
Kinderen vanaf 6 jaar met een lichaamsgewicht van 40 kg of meer
Voor kinderen met een lichaamsgewicht van 40 kg of meer is een 100 mg voorgevulde spuit beschikbaar. Zie voor de dosering en wijze van toediening rubriek 4.2 van de Samenvatting van de productkenmerken van de Tremfya 100 mg voorgevulde spuit.
Bij pediatrische patiënten bij wie er na 24 weken behandeling geen respons is vastgesteld, dient te worden overwogen om de behandeling te stoppen.
Gemiste dosis
Als een dosis wordt overgeslagen, moet de dosis zo snel mogelijk worden toegediend. Daarna moet de toediening op het normale geplande tijdstip worden hervat.
Bijzondere populaties
Nier- of leverinsufficiëntie
Tremfya is niet bij deze patiëntengroepen onderzocht. Over het algemeen wordt niet verwacht dat deze aandoeningen significante invloed zullen hebben op de farmacokinetiek van monoklonale antilichamen, en dosisaanpassingen worden niet noodzakelijk geacht. Zie rubriek 5.2 voor verdere informatie over de eliminatie van guselkumab.
Pediatrische patiënten
De veiligheid en werkzaamheid van Tremfya bij patiënten jonger dan 6 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Uitsluitend subcutaan gebruik. Door psoriasis aangetaste huid dient zo mogelijk te worden vermeden als injectieplaats.
Tremfya is niet bedoeld voor zelftoediening door pediatrische patiënten. Na een adequate training in de techniek van het subcutaan injecteren mag een verzorger Tremfya injecteren als een arts beslist dat dit aangewezen is. De arts dient echter te zorgen voor een adequate medische opvolging van de patiënten. Verzorgers dienen geïnstrueerd te worden de voorgeschreven hoeveelheid oplossing te injecteren, overeenkomstig de in de doos bijgesloten 'Instructies voor gebruik'. Voor instructies over bereiding van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Ernstige overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Klinisch relevante actieve infecties (bijv. actieve tuberculose, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Guselkumab kan het risico op infectie verhogen. Bij patiënten met een klinisch relevante actieve infectie mag de behandeling niet worden begonnen voordat de infectie is verdwenen of adequaat is behandeld.
Met guselkumab behandelde patiënten dienen te worden geïnstrueerd om medische hulp in te roepen wanneer er klachten of symptomen van een klinisch relevante chronische of acute infectie optreden. Als er zich bij een patiënt een klinisch relevante of ernstige infectie ontwikkelt of als een patiënt niet reageert op de gebruikelijke behandeling, dient de patiënt nauwlettend te worden gevolgd en dient er met behandeling te worden gestopt totdat de infectie is verdwenen.
Controle op tuberculose voorafgaand aan de behandeling
Alvorens een behandeling te beginnen, dient te worden nagegaan of de patiënt tuberculose (tbc) heeft. Patiënten die guselkumab krijgen dienen tijdens en na de behandeling te worden gecontroleerd op klachten en symptomen van actieve tbc. Antituberculosetherapie dient te worden overwogen alvorens behandeling te beginnen bij patiënten met een voorgeschiedenis van latente of actieve tbc bij wie een adequate behandelkuur niet kan worden bevestigd.
Overgevoeligheid
Ernstige overgevoeligheidsreacties, inclusief anafylaxie, zijn gemeld in de post-marketingsituatie (zie rubriek 4.8). Sommige ernstige overgevoeligheidsreacties traden enkele dagen na behandeling met guselkumab op, waaronder gevallen met urticaria en dyspneu. Als er een ernstige overgevoeligheidsreactie optreedt, dient de toediening van guselkumab onmiddellijk te worden stopgezet en de gepaste behandeling te worden gestart.
Verhogingen van levertransaminase
In klinische studies bij arthritis psoriatica kwamen leverenzymverhogingen vaker voor bij patiënten behandeld met guselkumab q4w vergeleken met patiënten behandeld met guselkumab q8w of met placebo (zie rubriek 4.8).
Immunisaties
Voordat er met de behandeling wordt begonnen, dient te worden overwogen om alle leeftijdsgebonden immunisaties conform de huidige immunisatierichtlijnen uit te voeren. Levende vaccins mogen niet gelijktijdig worden gebruikt bij patiënten die met guselkumab worden behandeld. Er zijn geen gegevens beschikbaar over de respons op levende of geïnactiveerde vaccins.
Voor een vaccinatie met levende virussen of levende bacteriën dient de behandeling na de laatste dosis ten minste 12 weken te worden onderbroken en kan deze op zijn vroegst 2 weken na de vaccinatie worden hervat. Artsen dienen de Samenvatting van de productkenmerken voor het specifieke vaccin te raadplegen voor aanvullende informatie en advies over het bijkomend gebruik van immunosuppressiva na de vaccinatie.
Hulpstoffen met bekend effect
Polysorbaat 80-gehalte
Dit geneesmiddel bevat 0,3 mg polysorbaat 80 (E433) in elke voorgevulde pen. Dit komt overeen met 0,5 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Interacties met substraten van CYP450
In een fase I-studie bij patiënten met matige tot ernstige plaque psoriasis waren veranderingen in de systemische blootstelling (Cmax en AUCinf) van midazolam, S-warfarine, omeprazol, dextromethorfan en cafeïne na een eenmalige dosis guselkumab niet klinisch relevant, wat erop wijst dat interacties tussen guselkumab en substraten van diverse CYP-enzymen (CYP3A4, CYP2C9, CYP2C19, CYP2D6 en CYP1A2) niet waarschijnlijk zijn. Een dosisaanpassing is niet nodig bij gelijktijdige toediening van guselkumab en CYP450-substraten.
Gelijktijdige immunosuppressieve therapie of lichttherapie
In studies bij psoriasis zijn de veiligheid en werkzaamheid van guselkumab in combinatie met immunosuppressiva - waaronder biologische geneesmiddelen - of lichttherapie niet onderzocht.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 12 weken na de behandeling.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van guselkumab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de zwangerschap, ontwikkeling van het embryo/de foetus, de bevalling of de postnatale ontwikkeling (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Tremfya te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of guselkumab bij de mens in de moedermelk wordt uitgescheiden. Het is bekend dat menselijke IgG’s gedurende de eerste dagen na de geboorte worden uitgescheiden in de moedermelk en snel daarna afnemen tot lage concentraties. Derhalve kan een risico voor de met moedermelk gevoede zuigeling tijdens deze periode niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Tremfya niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Zie rubriek 5.3 voor informatie over de uitscheiding van guselkumab in dierlijke melk (cynomolgusapen).
Vruchtbaarheid
Het effect van guselkumab op de vruchtbaarheid bij de mens is niet geëvalueerd. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tremfya heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerking was infecties van de luchtwegen (ongeveer 8% van de patiënten in studies bij colitis ulcerosa, 11% van de patiënten in studies bij de ziekte van Crohn en 15% van de patiënten in de klinische studies bij psoriasis en bij arthritis psoriatica).
Het algemene veiligheidsprofiel bij patiënten die worden behandeld met Tremfya is vergelijkbaar voor patiënten met psoriasis, arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn.
Bijwerkingen in tabelvorm
Tabel 2 toont een lijst van bijwerkingen uit klinische studies bij psoriasis, arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn en bijwerkingen gemeld uit post-marketingervaring. De bijwerkingen zijn ingedeeld volgens de MedDRA systeem/orgaanklassen en frequenties, met de volgende definities: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn de bijwerkingen gerangschikt in volgorde van afnemende ernst.
Tabel 2: Lijst van bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak Soms Soms Soms | Luchtweginfecties Herpes simplex infecties Tinea-infecties Gastro-enteritis |
| Immuunsysteemaandoeningen | Zelden Zelden | Overgevoeligheid Anafylaxie |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn |
| Maagdarmstelselaandoeningen | Vaak | Diarree |
| Huid- en onderhuidaandoeningen | Vaak Soms | Rash Urticaria |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak | Artralgie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Injectieplaatsreacties |
| Onderzoeken | Vaak Soms | Transaminasen verhoogd Neutrofielentelling verlaagd |
Beschrijving van geselecteerde bijwerkingen
Transaminasen verhoogd
In twee klinische fase III-studies bij arthritis psoriatica werd in de placebogecontroleerde periode de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd, leverfunctietest abnormaal, hypertransaminasemie) vaker gemeld in de met guselkumab behandelde groepen (8,6% in de 100 mg subcutane q4w-groep en 8,3% in de 100 mg subcutane q8w-groep) dan in de placebogroep (4,6%). In de loop van 1 jaar werd de bijwerking transaminasen verhoogd (zoals hierboven) gemeld bij 12,9% van de patiënten in de q4w-groep en bij 11,7% van de patiënten in de q8w-groep.
Op basis van laboratoriummetingen waren de meeste transaminaseverhogingen (ALAT en ASAT) ≤ 3 x de bovengrens van normaal (upper limit of normal; ULN). Transaminaseverhogingen van > 3 tot ≤ 5 x ULN en > 5 x ULN kwamen weinig voor en traden in de guselkumab-q4w-groep vaker op dan in de guselkumab-q8w-groep (tabel 3). Een vergelijkbaar frequentiepatroon naar ernst en naar behandelgroep werd waargenomen tot en met het eind van de 2 jaar durende klinische fase III-studie bij arthritis psoriatica.
Tabel 3: Frequentie van patiënten met post-baseline transaminaseverhogingen in twee klinische fase III‑studies bij arthritis psoriatica
| T/m week 24a | T/m 1 jaarb | ||||
| Placebo N=370c | guselkumab 100 mg q8w N=373c | guselkumab 100 mg q4w N=371c | guselkumab 100 mg q8w N=373c | guselkumab 100 mg q4w N=371c | |
| ALAT | |||||
| >1 tot ≤3 x ULN | 30,0% | 28,2% | 35,0% | 33,5% | 41,2% |
| >3 tot ≤5 x ULN | 1,4% | 1,1% | 2,7% | 1,6% | 4,6% |
| >5 x ULN | 0,8% | 0,8% | 1,1% | 1,1% | 1,1% |
| ASAT | |||||
| >1 tot ≤3 x ULN | 20,0% | 18,8% | 21,6% | 22,8% | 27,8% |
| >3 tot ≤5 x ULN | 0,5% | 1,6% | 1,6% | 2,9% | 3,8% |
| >5 x ULN | 1,1% | 0,5% | 1,6% | 0,5% | 1,6% |
a placebogecontroleerde periode.
b patiënten naar placebo gerandomiseerd op baseline en via crossover overgezet op guselkumab zijn niet inbegrepen. c aantal patiënten met ten minste één beoordeling na baseline voor de specifieke laboratoriumtest binnen de periode.
De frequentie van transaminaseverhogingen (ALAT en ASAT) voor de guselkumab-q8w-dosis was in de klinische studies bij psoriasis, gedurende 1 jaar, gelijk aan wat werd waargenomen voor de guselkumab-q8w-dosis in klinische studies bij arthritis psoriatica. Gedurende 5 jaar nam de incidentie van transaminaseverhoging per jaar behandeling met guselkumab niet toe. De meeste transaminaseverhogingen waren ≤ 3 x ULN.
In de meeste gevallen was de verhoging in transaminasen voorbijgaand en leidde deze niet tot het stoppen met de behandeling.
In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werd in de placebogecontroleerde inductieperiode (week 0-12) de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd en leverfunctietest verhoogd) vaker gemeld in de met guselkumab behandelde groepen (1,7% van de patiënten) dan in de placebogroep (0,6% van de patiënten). In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werd in de rapportageperiode van ongeveer een jaar de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd, leverfunctietest abnormaal en leverfunctietest verhoogd) gemeld bij 3,4% van de patiënten in de groep behandeld met guselkumab 200 mg subcutaan q4w en bij 4,1% van de patiënten in de groep behandeld met guselkumab 100 mg subcutaan q8w, tegenover 2,4% in de placebogroep.
Op basis van laboratoriummetingen in samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn was de frequentie van ALAT- of ASAT-verhogingen lager dan die waargenomen in klinische fase III-studies bij arthritis psoriatica. In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werden in de placebogecontroleerde periode (week 12) ALAT-verhoging (< 1% van de patiënten) en ASAT-verhoging (< 1% van de patiënten) ≥ 3 x ULN gemeld bij patiënten behandeld met guselkumab. In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werden in de rapportageperiode van ongeveer een jaar ALAT-verhoging en/of ASAT-verhoging ≥ 3 x ULN gemeld bij 2,7% van de patiënten in de groep behandeld met guselkumab 200 mg subcutaan q4w en bij 2,6% van de patiënten in de groep behandeld met guselkumab 100 mg subcutaan q8w, tegenover 1,9% in de placebogroep. In de meeste gevallen was de verhoging in transaminasen voorbijgaand en leidde deze niet tot het stoppen met de behandeling.
Neutrofielentelling verlaagd
In twee klinische fase III-studies bij arthritis psoriatica werd in de placebogecontroleerde periode de bijwerking verlaagde neutrofielentelling vaker gemeld in de met guselkumab behandelde groepen (0,9%) dan in de placebogroep (0%). In de loop van 1 jaar werd de bijwerking verlaagde neutrofielentelling gemeld bij 0,9% van de met guselkumab behandelde patiënten. In de meeste gevallen was de afname van de neutrofielentelling in het bloed licht, voorbijgaand, niet geassocieerd met infectie en leidde deze niet tot het stoppen met de behandeling.
Gastro-enteritis
In twee klinische fase III-studies bij psoriasis trad tijdens de placebogecontroleerde periode vaker gastro-enteritis op in de groep die werd behandeld met guselkumab (1,1%) dan in de placebogroep (0,7%). Tot en met week 264 meldde 5,8% van alle met guselkumab behandelde patiënten gastro-enteritis. De bijwerkingen van gastro-enteritis waren niet ernstig en leidden t/m week 264 niet tot stopzetting van guselkumab. De frequenties van gastro-enteritis waargenomen in klinische studies bij arthritis psoriatica in de placebogecontroleerde periode waren gelijk aan die waargenomen in de klinische studies bij psoriasis.
Injectieplaatsreacties
In twee klinische fase III-studies bij psoriasis kwamen t/m week 48 bij 0,7% van de injecties met guselkumab en bij 0,3% van de injecties met placebo injectieplaatsreacties voor. Tot en met week 264 ging 0,4% van de guselkumab-injecties gepaard met injectieplaatsreacties. Injectieplaatsreacties waren in het algemeen licht tot matig in ernst; geen van deze bijwerkingen was ernstig en één van deze bijwerkingen leidde tot stopzetting van guselkumab.
In twee klinische fase III-studies bij arthritis psoriatica was t/m week 24 het aantal patiënten dat 1 of meer injectieplaatsreacties meldde laag en iets hoger in de guselkumab-groepen dan in de placebogroep; 5 (1,3%) patiënten in de guselkumab-q8w-groep, 4 (1,1%) patiënten in de guselkumab-q4w-groep en 1 (0,3%) patiënt in de placebogroep. Eén patiënt stopte met guselkumab vanwege een injectieplaatsreactie tijdens de placebogecontroleerde periode van de klinische studies bij arthritis psoriatica. In de loop van 1 jaar was het percentage patiënten dat melding maakte van 1 of meer injectieplaatsreacties 1,6% in de q8w-guselkumab-groep en 2,4% in de q4w-guselkumab-groep. Over het geheel genomen was het percentage injecties geassocieerd met injectieplaatsreacties waargenomen in klinische studies bij arthritis psoriatica, in de hele placebogecontroleerde periode gelijk aan de percentages waargenomen in de klinische studies bij psoriasis.
In de klinische fase III-onderhoudsstudie bij colitis ulcerosa was t/m week 44 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 7,9% (2,5% van de injecties) in de guselkumab 200 mg subcutane q4w-groep (guselkumab 200 mg werd toegediend als twee injecties van 100 mg in de klinische fase III-onderhoudsstudie bij colitis ulcerosa) en geen injectieplaatsreacties in de guselkumab 100 mg subcutane q8w-groep. De meeste injectieplaatsreacties waren licht en geen enkele was ernstig.
In klinische fase II- en III-studies bij de ziekte van Crohn was t/m week 48 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 4,1% (0,8% van de injecties) in de behandelgroep die guselkumab 200 mg intraveneuze inductie gevolgd door 200 mg subcutaan q4w kreeg en 1,4% van de patiënten (0,6% van de injecties) in de groep die guselkumab 200 mg intraveneuze inductie gevolgd door 100 mg subcutaan q8w kreeg. Over het geheel waren de injectieplaatsreacties licht, geen enkele was ernstig.
In een klinische fase III-studie bij de ziekte van Crohn was t/m week 48 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 7% (1,3% van de injecties) in de behandelgroep die guselkumab 400 mg subcutane inductie gevolgd door 200 mg subcutaan q4w kreeg en 4,3% van de patiënten (0,7% van de injecties) in de groep die guselkumab 400 mg subcutane inductie gevolgd door 100 mg subcutaan q8w kreeg. De meeste injectieplaatsreacties waren licht, geen enkele was ernstig.
Immunogeniciteit
De immunogeniciteit van guselkumab werd geëvalueerd met behulp van een gevoelige, voor het geneesmiddel tolerante immunoassay.
In samengevoegde analyses van fase II- en fase III-studies bij patiënten met psoriasis en arthritis psoriatica ontwikkelden zich in een periode van maximaal 52 weken behandeling bij 5% (n=145) van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 8% (n=12) antilichamen die als neutraliserend werden geclassificeerd, wat gelijkstaat aan 0,4% van alle patiënten die met guselkumab werden behandeld. In samengevoegde analyses van fase III-studies bij patiënten met psoriasis ontwikkelde ongeveer 15% van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel in een periode van maximaal 264 weken behandeling. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 5% antilichamen die als neutraliserend werden geclassificeerd. Dit staat gelijk aan 0,76% van alle patiënten die met guselkumab werden behandeld. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties.
In de pediatrische fase III-studie ontwikkelden zich tot week 44 bij 18% (n=21) van de pediatrische patiënten met psoriasis die met guselkumab werden behandeld, antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had niemand antilichamen die als neutraliserend werden geclassificeerd. Er was geen verband tussen de vorming van antilichamen tegen guselkumab en veranderingen in de farmacokinetiek, klinische werkzaamheid of ontwikkeling van injectieplaatsreacties. Het aantal patiënten die positief waren voor antilichamen tegen guselkumab is echter te klein om definitieve conclusies te trekken over de gevolgen voor de werkzaamheid en veiligheid van guselkumab.
In samengevoegde analyses van fase II- en fase III-studies bij patiënten met colitis ulcerosa ontwikkelde ongeveer 12% (n=58) van de patiënten die tot 56 weken met guselkumab behandeld werden antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 16% (n=9) antilichamen die als neutraliserend werden geclassificeerd, wat gelijkstaat aan 2% van alle patiënten die met guselkumab werden behandeld. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties.
In samengevoegde analyses van fase II- en fase III-studies bij patiënten met de ziekte van Crohn die werden behandeld met intraveneuze inductie gevolgd door een subcutaan onderhoudsdoseringsschema ontwikkelden zich tot week 48 bij ongeveer 5% (n=30) van de patiënten behandeld met guselkumab antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 7% (n=2) antilichamen die als neutraliserende antilichamen werden geclassificeerd, wat gelijkstaat aan 0,3% van de met guselkumab behandelde patiënten. In een analyse van een fase III-studie bij patiënten met de ziekte van Crohn die waren behandeld met subcutane inductie gevolgd door een subcutaan onderhoudsdoseringsschema, ontwikkelde tot week 48 ongeveer 9% (n=24) van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel. Van die patiënten had 13% (n=3) antilichamen die als neutraliserende antilichamen werden geclassificeerd. Dit staat gelijk aan 1% van de met guselkumab behandelde patiënten. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties.
Pediatrische patiënten
Plaque psoriasis
De veiligheid van guselkumab werd beoordeeld in een fase III-studie met placebocontrole en actieve controle bij pediatrische patiënten met matige tot ernstige plaque psoriasis. In deze studie werd de veiligheid tot 52 weken geëvalueerd bij 120 patiënten van 6 tot 17 jaar. Het veiligheidsprofiel van guselkumab toegediend via subcutane injectie met de 45 mg/0,45 ml voorgevulde pen of de 100 mg voorgevulde spuit bij pediatrische patiënten van 6 tot 17 jaar kwam overeen met het veiligheidsprofiel dat is gerapporteerd in studies bij volwassenen met plaque psoriasis (zie rubriek 4.2).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische studies zijn zowel intraveneuze doses guselkumab van maximaal 1.200 mg als subcutane doses van maximaal 400 mg bij één enkel toedieningsbezoek toegediend, zonder dosisbeperkende toxiciteit. In geval van een overdosis moet de patiënt op klachten en symptomen van bijwerkingen worden gecontroleerd en moet er onmiddellijk een geëigende symptomatische behandeling worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, interleukineremmers, ATC-code: L04AC16.
Werkingsmechanisme
Guselkumab is een humaan IgG1λ-monoklonaal antilichaam (mAb) dat zich selectief met hoge specificiteit en affiniteit bindt aan het interleukine 23 (IL-23)-eiwit via de antigeenbindingsplaats. IL-23 is een cytokine die betrokken is bij ontstekingsreacties en immuunresponsen. Door de binding van IL-23 aan zijn receptor te blokkeren, remt guselkumab de IL-23-afhankelijke celsignalering en de afgifte van ontstekingsbevorderende cytokinen.
De concentratie van IL-23 is verhoogd in de huid van patiënten met plaque psoriasis. In in-vitromodellen is aangetoond dat guselkumab de biologische activiteit van IL-23 remt door de interactie van IL-23 met de IL-23-receptor op het celoppervlak te blokkeren, waardoor de via IL-23 gemedieerde signaaltransductie, activering en cytokinecascades worden verstoord. Guselkumab oefent zijn klinische effecten bij plaque psoriasis en arthritis psoriatica uit door blokkering van de cytokine IL-23-route.
Myeloïde cellen die Fc-gamma receptor 1 (CD64) tot expressie brengen, blijken een overheersende bron van IL-23 te zijn in ontstoken weefsel bij psoriasis. Guselkumab heeft in vitro blokkering van IL-23 en binding aan CD64 aangetoond. Deze resultaten geven aan dat guselkumab in staat is IL-23 te neutraliseren aan de cellulaire bron van ontsteking.
Farmacodynamische effecten
In een fase I-studie resulteerde behandeling met guselkumab in week 12, ten opzichte van baseline, in een verminderde expressie van genen betrokken bij de IL-23/Th17-route en van bij psoriasis voorkomende genexpressieprofielen. Dit bleek uit analyse van mRNA van huidlaesiebiopten van patiënten met plaque psoriasis. In dezelfde fase I-studie resulteerde behandeling met guselkumab in week 12 in verbetering van histologische parameters van psoriasis, waaronder afname van de dikte van de epidermis en van de T-celdichtheid. Bovendien werden in fase II- en fase III-studies bij plaque psoriasis bij patiënten die met guselkumab werden behandeld lagere serumconcentraties van IL-17A, IL-17F en IL-22 waargenomen dan bij patiënten behandeld met placebo. Deze resultaten komen overeen met het klinisch voordeel dat bij de behandeling van plaque psoriasis met guselkumab werd waargenomen.
In fase III-studies waren bij patiënten met arthritis psoriatica de serumconcentraties van acutefase-eiwitten C-reactief proteïne, serum-amyloïd A en IL-6, en Th17-effectorcytokines IL-17A, IL-17F en IL-22 op baseline verhoogd. Guselkumab verlaagde de concentraties van deze eiwitten binnen 4 weken na het begin van de behandeling. Guselkumab verlaagde de concentraties van deze eiwitten in week 24 verder in vergelijking met baseline en ook in vergelijking met placebo.
Klinische werkzaamheid en veiligheid
Plaque psoriasis bij volwassenen
De werkzaamheid en veiligheid van guselkumab werden beoordeeld in drie gerandomiseerde, dubbelblinde, fase III-studies met actieve controle bij volwassen patiënten met matige tot ernstige plaque psoriasis die in aanmerking kwamen voor lichttherapie of systemische therapie.
VOYAGE 1 en VOYAGE 2
In twee studies (VOYAGE 1 en VOYAGE 2) zijn bij 1.829 volwassen patiënten de werkzaamheid en veiligheid van guselkumab ten opzichte van placebo en adalimumab onderzocht. Patiënten die naar guselkumab werden gerandomiseerd (N=825), kregen 100 mg in week 0 en week 4, en daarna eenmaal per 8 weken (q8w) t/m week 48 (VOYAGE 1) en week 20 (VOYAGE 2). Patiënten die naar adalimumab werden gerandomiseerd (N=582) kregen 80 mg in week 0 en 40 mg in week 1, gevolgd door 40 mg eenmaal per twee weken (q2w) t/m week 48 (VOYAGE 1) en t/m week 23 (VOYAGE 2). In beide studies kregen patiënten die naar placebo waren gerandomiseerd (N=422) 100 mg guselkumab in week 16, in week 20 en daarna q8w. In VOYAGE 1 kregen alle patiënten, inclusief degenen die in week 0 waren gerandomiseerd naar adalimumab, vanaf week 52 open-label guselkumab q8w. In VOYAGE 2 werden de in week 0 naar guselkumab gerandomiseerde patiënten die in week 28 een PASI-90-respons (Psoriasis Area and Severity Index-90-respons) bereikten, opnieuw gerandomiseerd naar voortzetting van de behandeling met guselkumab q8w (onderhoudsbehandeling) of naar behandeling met placebo (staken van de behandeling). Patiënten bij wie de behandeling was gestaakt, startten opnieuw met guselkumab (toegediend op het moment van hervatten van de behandeling, 4 weken later en daarna q8w) als zij ten minste 50% van hun PASI-verbetering van week 28 hadden verloren. Patiënten die in week 0 waren gerandomiseerd naar adalimumab en die geen PASI-90-respons bereikten, kregen guselkumab in week 28, week 32 en daarna q8w. In VOYAGE 2 kregen alle patiënten vanaf week 76 open-label guselkumab q8w.
De baseline-ziektekenmerken waren consistent voor de studiepopulaties van VOYAGE 1 en 2, met een mediaan lichaamsoppervlak (body surface area – BSA) van respectievelijk 22% en 24%, een mediane PASI-baselinescore van 19 voor beide studies, een mediane dermatology quality of life index (DLQI)-baselinescore van 14 en 14,5, een investigator global assessment (IGA)-baselinescore van ernstig voor 25% en 23% van de patiënten en een voorgeschiedenis van arthritis psoriatica voor 19% en 18% van de patiënten.
Van alle in VOYAGE 1 en 2 opgenomen patiënten waren respectievelijk 32% en 29% naïef voor zowel conventionele systemische als biologische therapie, waren 54% en 57% eerder met lichttherapie behandeld en waren 62% en 64% eerder met conventionele systemische therapie behandeld. In beide studies was 21% eerder met een biologische therapie behandeld, waarvan 11% met ten minste één tumornecrosefactor-alfa (TNFα)-remmer was behandeld en ongeveer 10% met een middel tegen IL-12/IL-23.
De werkzaamheid van guselkumab werd geëvalueerd met betrekking tot de aantasting van de gehele huid, aantasting van de huidregio’s (hoofdhuid, hand en voet en nagels), kwaliteit van leven en door de patiënt gerapporteerde uitkomsten. De co-primaire eindpunten in VOYAGE 1 en 2 waren het deel van de patiënten dat, in vergelijking met placebo, in week 16 een IGA-score ‘verdwenen’ of ‘minimaal’ (IGA-0/1) bereikte en het deel van de patiënten dat, in vergelijking met placebo, in week 16 een PASI-90-respons bereikte (zie tabel 4).
Aantasting van de gehele huid
Behandeling met guselkumab resulteerde in significante verbeteringen van de eindpunten voor ziekteactiviteit, in vergelijking met placebo en adalimumab in week 16 en in vergelijking met adalimumab in week 24 en week 48. De belangrijkste werkzaamheidsresultaten voor de primaire en de voornaamste secundaire eindpunten van het onderzoek worden hieronder weergegeven in tabel 4.
Tabel 4: Overzicht van klinische responsen in VOYAGE 1 en VOYAGE 2
| Aantal patiënten (%) | ||||||
VOYAGE 1 Placebo (N=174) guselkumab (N=329) adalimumab (N=334) | VOYAGE 2 Placebo (N=248) guselkumab (N=496) adalimumab (N=248) | |||||
Week 16 PASI-75 PASI-90 PASI-100 IGA-0/1 IGA-0 | 10 (5,7) 5 (2,9) 1 (0,6) 12 (6,9) 2 (1,1) | 300 (91,2)a 241 (73,3)c 123 (37,4)a 280 (85,1)c 157 (47,7)a | 244 (73,1)b 166 (49,7)b 57 (17,1)d 220 (65,9)b 88 (26,3)d | 20 (8,1) 6 (2,4) 2 (0,8) 21 (8,5) 2 (0,8) | 428 (86,3)a 347 (70,0)c 169 (34,1)a 417 (84,1)c 215 (43,3)a | 170 (68,5)b 116 (46,8)b 51 (20,6)d 168 (67,7)b 71 (28,6)d |
Week 24 PASI-75 PASI-90 PASI-100 IGA-0/1 IGA-0 | ----- | 300 (91,2) 264 (80,2) 146 (44,4) 277 (84,2) 173 (52,6) | 241 (72,2)e 177 (53,0)b 83 (24,9)e 206 (61,7)b 98 (29,3)b | ----- | 442 (89,1) 373 (75,2) 219 (44,2) 414 (83,5) 257 (51,8) | 176 (71,0)e 136 (54,8)b 66 (26,6)e 161 (64,9)b 78 (31,5)b |
Week 48 PASI-75 PASI-90 PASI-100 IGA-0/1 IGA-0 | ----- | 289 (87,8) 251 (76,3) 156 (47,4) 265 (80,5) 166 (50,5) | 209 (62,6)e 160 (47,9)b 78 (23,4)e 185 (55,4)b 86 (25,7)b | ----- | ----- | ----- |
a p < 0,001 voor vergelijking van guselkumab met placebo.
b p < 0,001 voor vergelijking van guselkumab met adalimumab voor de voornaamste secundaire eindpunten. c p < 0,001 voor vergelijking van guselkumab met placebo met betrekking tot de co-primaire eindpunten. d vergelijking van guselkumab met adalimumab is niet uitgevoerd.
e p < 0,001 voor vergelijking van guselkumab met adalimumab.
Respons in de tijd
De werkzaamheid van guselkumab nam snel een aanvang, met reeds in week 2 een significant hogere procentuele verbetering van de PASI-respons ten opzichte van placebo (p < 0,001). Het percentage patiënten dat een PASI-90-respons bereikte, was vanaf week 8 numeriek hoger voor guselkumab dan voor adalimumab, waarbij het verschil een maximum bereikte rond week 20 (VOYAGE 1 en 2) en gehandhaafd bleef t/m week 48 (VOYAGE 1) (zie figuur 1).
Figuur 1: Percentage patiënten dat een PASI-90-respons bereikte t/m week 48, per bezoek
(patiënten gerandomiseerd in week 0) in VOYAGE 1
In VOYAGE 1 bleef het PASI-90-responspercentage van week 52 t/m week 252 gehandhaafd bij patiënten die continu werden behandeld met guselkumab. Bij patiënten die gerandomiseerd waren naar adalimumab in week 0 en overstapten op guselkumab in week 52, nam het PASI-90-responspercentage toe van week 52 t/m week 76 en bleef dit vervolgens gehandhaafd t/m week 252 (zie figuur 2).
Figuur 2: Percentage patiënten dat een PASI-90-respons bereikte per bezoek in de open-labelfase van VOYAGE 1
De werkzaamheid en de veiligheid van guselkumab werden aangetoond, ongeacht leeftijd, geslacht, ras, lichaamsgewicht, locatie van de plaques, ernst volgens PASI bij baseline, gelijktijdige arthritis psoriatica en eerdere behandeling met een biologisch middel. Guselkumab was werkzaam bij patiënten die naïef waren voor conventionele systemische therapie, bij patiënten die naïef waren voor biologische middelen en bij patiënten die eerder blootgesteld waren geweest aan biologische middelen.
In VOYAGE 2 had 88,6% van de patiënten die een onderhoudsbehandeling met guselkumab kregen in week 48 een PASI-90-respons, tegenover 36,8% van de patiënten bij wie de behandeling in week 28 gestaakt werd (p < 0,001). Verlies van een PASI-90-respons werd reeds 4 weken na de stopzetting van de behandeling met guselkumab geconstateerd, met een mediane tijd tot verlies van een PASI-90-respons van ongeveer 15 weken. Onder patiënten bij wie de behandeling met guselkumab werd gestaakt en vervolgens weer werd hervat, verkreeg 80% opnieuw een PASI-90-respons bij beoordeling 20 weken na hervatting van de behandeling.
In VOYAGE 2 bereikte van de 112 patiënten die gerandomiseerd waren naar adalimumab en die in week 28 geen PASI-90-respons hadden bereikt, respectievelijk 66% en 76% een PASI-90-respons na 20 en 44 weken behandeling met guselkumab. Bovendien bereikte van de 95 patiënten die gerandomiseerd waren naar guselkumab en die in week 28 geen PASI-90-respons hadden bereikt, respectievelijk 36% en 41% een PASI-90-respons na additioneel 20 en 44 weken voortgezette behandeling met guselkumab. Er werden geen nieuwe veiligheidsbevindingen geconstateerd bij patiënten die overgingen van adalimumab op guselkumab.
Aantasting van huidregio’s
In VOYAGE 1 en 2 werden in week 16 bij met guselkumab behandelde patiënten ten opzichte van met placebo behandelde patiënten significante verbeteringen gezien betreffende hoofdhuid-, hand- en voet- en nagelpsoriasis (zoals gemeten met respectievelijk de Scalp-specific Investigator Global Assessment [ss-IGA], de Physician’s Global Assessment of Hands and/or Feet [hf-PGA], de Fingernail Physician’s Global Assessment [f-PGA] en de Nail Psoriasis Severity Index [NAPSI]) (p < 0,001, tabel 5). Guselkumab vertoonde superioriteit ten opzichte van adalimumab voor hoofdhuid- en hand- en voetpsoriasis in week 24 (VOYAGE 1 en 2) en in week 48 (VOYAGE 1) (p ≤ 0,001, met uitzondering van hand- en voetpsoriasis in week 24 [VOYAGE 2] en week 48 [VOYAGE 1], p < 0,05).
Tabel 5: Overzicht van responsen betreffende de aantasting van huidregio’s in VOYAGE 1 en VOYAGE 2
| VOYAGE 1 Placebo guselkumab adalimumab | VOYAGE 2 Placebo guselkumab adalimumab | |
ss-IGA (N)a 145 277 286 202 408 194 ss-IGA-0/1b, n (%) Week 16 21 (14,5) 231 (83,4)c 201 (70,3)d 22 (10,9) 329 (80,6)c 130 (67,0)d | ||
hf-PGA (N)a 43 90 95 63 114 56 hf-PGA-0/1b, n (%) Week 16 6 (14,0) 66 (73,3)e 53 (55,8)d 9 (14,3) 88 (77,2)e 40 (71,4)d | ||
f-PGA (N)a 88 174 173 123 246 124 f-PGA-0/1, n (%) Week 16 14 (15,9) 68 (39,1)e 88 (50,9)d 18 (14,6) 128 (52,0)e 74 (59,7)d | ||
NAPSI (N)a 99 194 191 140 280 140 Procentuele verbetering, gemiddelde (SD) Week 16 -0,9 (57,9) 34,4 (42,4)e 38,0 (53,9)d 1,8 (53,8) 39,6 (45,6)e 46,9 (48,1)d | ||
a Betreft uitsluitend patiënten met een ss-IGA-, f-PGA-, hf-PGA-baselinescore ≥ 2 of NAPSI-baselinescore > 0. b Betreft uitsluitend patiënten die ten opzichte van baseline een verbetering van ≥ 2 punten bereikten volgens de ss-IGA en/of hf-PGA.
c p < 0,001 voor vergelijking van guselkumab met placebo met betrekking tot het voornaamste secundaire eindpunt. d vergelijking van guselkumab met adalimumab is niet uitgevoerd.
e p < 0,001 voor vergelijking van guselkumab met placebo.
Gezondheidgerelateerde kwaliteit van leven / Door de patiënt gerapporteerde uitkomsten Binnen VOYAGE 1 en 2 werden in week 16 bij met guselkumab behandelde patiënten significant grotere verbeteringen gezien dan bij met placebo behandelde patiënten in de kwaliteit van leven, zoals gemeten met de Dermatology Life Quality Index (DLQI), en door de patiënt gerapporteerde psoriasissymptomen (jeuk, pijn, brandend gevoel, prikkend gevoel en strak gespannen huid) en psoriasisklachten (droge huid, gebarsten huid, schilfervorming, schilfering of vervelling, roodheid en bloedingen), zoals bepaald met de Psoriasis Symptoms and Signs Diary (PSSD) (tabel 6). Tekenen van verbetering van door de patiënt gerapporteerde uitkomsten bleven gehandhaafd t/m week 24 (VOYAGE 1 en 2) en week 48 (VOYAGE 1). In VOYAGE 1 bleven deze verbeteringen bij patiënten die continu werden behandeld met guselkumab gehandhaafd in de open-labelfase t/m week 252 (tabel 7).
Tabel 6: Overzicht van door de patiënt gerapporteerde uitkomsten in week 16 in
VOYAGE 1 en VOYAGE 2
| VOYAGE 1 Placebo guselkumab adalimumab | VOYAGE 2 Placebo guselkumab adalimumab | |
DLQI, patiënten met baselinescore 170 322 328 248 495 247 Verandering t.o.v. baselinescore, gemiddelde (standaarddeviatie) Week 16 -0,6 (6,4) -11,2 (7,2)c -9,3 (7,8)b -2,6 (6,9) -11,3 (6,8)c -9,7 (6,8)b | ||
PSSD- symptoomscore, patiënten met baselinescore > 0 129 248 273 198 410 200 Symptoomscore = 0, n (%) Week 16 1 (0,8) 67 (27,0)a 45 (16,5)b 0 112 (27,3)a 30 (15,0)b PSSD- klachtenscore, patiënten met baselinescore > 0 129 248 274 198 411 201 Klachtenscore = 0, n (%) Week 16 0 50 (20,2)a 32 (11,7)b 0 86 (20,9)a 21 (10,4)b | ||
a p < 0,001 voor vergelijking van guselkumab met placebo.
b vergelijking van guselkumab met adalimumab is niet uitgevoerd.
c p < 0,001 voor vergelijking van guselkumab met placebo met betrekking tot de voornaamste secundaire eindpunten.
Tabel 7: Overzicht van door de patiënt gerapporteerde uitkomsten in de open-labelfase in
VOYAGE 1
| guselkumab Week 76 Week 156 Week 252 | adalimumab-guselkumab Week 76 Week 156 Week 252 | |||||
DLQI-score > 1 op baseline, n Patiënten met DLQI 0/1 | 445 337 (75,7%) | 420 308 (73,3%) | 374 272 (72,7%) | 264 198 (75,0%) | 255 190 (74,5%) | 235 174 (74,0%) |
PSSD- symptoomscore, patiënten met baseline score > 0 Symptoomscore = 0, n (%) PSSD- klachtenscore, patiënten met baseline score > 0 Klachtenscore = 0, n (%) | 347 136 (39,2%) 347 102 (29,4%) | 327 130 (39,8%) 327 94 (28,7%) | 297 126 (42,4%) 297 98 (33,0%) | 227 99 (43,6%) 228 71 (31,1%) | 218 96 (44,0%) 219 69 (31,5%) | 200 96 (48,0%) 201 76 (37,8%) |
In VOYAGE 2 werd in week 16 bij met guselkumab behandelde patiënten een significant grotere verbetering ten opzichte van baseline gezien dan bij met placebo behandelde patiënten, met betrekking tot eindpunten voor gezondheidgerelateerde kwaliteit van leven, angst en depressie, en werkbeperkingen, zoals gemeten met respectievelijk de gezondheidsvragenlijst 36-item Short Form (SF-36), de Hospital Anxiety and Depression Scale (HADS) en de Work Limitations Questionnaire (WLQ). Alle verbeteringen volgens de SF-36, HADS en WLQ bleven gehandhaafd t/m week 48 en in de open-labelfase t/m week 252 bij de patiënten die in week 28 naar onderhoudstherapie waren gerandomiseerd.
NAVIGATE
In de NAVIGATE-studie werd de werkzaamheid van guselkumab onderzocht bij patiënten bij wie in week 16 bij behandeling met ustekinumab een inadequate respons was vastgesteld (d.w.z. patiënten die niet de respons 'verdwenen' of 'minimaal’ hadden bereikt, gedefinieerd als IGA-score ≥ 2). Alle patiënten (N=871) kregen open-label ustekinumab (45 mg ≤ 100 kg en 90 mg >100 kg) in week 0 en week 4. In week 16 werden 268 patiënten met een IGA-score ≥ 2 gerandomiseerd naar voortzetting van de behandeling met ustekinumab (N=133) q12w of naar starten van een behandeling met guselkumab (N=135), in week 16, week 20 en daarna q8w. De kenmerken van de gerandomiseerde patiënten bij baseline kwamen overeen met de kenmerken die werden waargenomen in VOYAGE 1 en 2.
Het primaire eindpunt was het aantal bezoeken tussen week 12 en 24 na de randomisatie, waarbij de patiënten een IGA-score van 0/1 hadden bereikt en een verbetering van ≥ 2 punten vertoonden. De patiënten werden met tussenpozen van vier weken tijdens in totaal vier bezoeken onderzocht. Bij de patiënten bij wie op het moment van randomisatie een inadequate respons op ustekinumab was vastgesteld en die naar guselkumab werden overgeschakeld, werd een significant grotere verbetering in werkzaamheid waargenomen dan bij patiënten die doorgingen met de ustekinumab-behandeling. Tussen 12 en 24 weken na de randomisatie bereikten de met guselkumab behandelde patiënten tweemaal zo vaak een IGA-0/1-score met een verbetering van ≥ 2 punten als de met ustekinumab behandelde patiënten (gemiddeld respectievelijk 1,5 versus 0,7 bezoeken, p < 0,001). Daarnaast bereikte een hoger percentage met guselkumab behandelde patiënten dan met ustekinumab behandelde patiënten 12 weken na de randomisatie een IGA-0/1-score en een verbetering van ≥ 2 punten (respectievelijk 31,1% versus 14,3%; p = 0,001) en een PASI-90-respons (respectievelijk 48% versus 23%, p < 0,001). De verschillen in de responspercentages tussen de met guselkumab behandelde patiënten en de met ustekinumab behandelde patiënten werden al 4 weken na randomisatie waargenomen (respectievelijk. 11,1% en 9,0%) en bereikten op 24 weken na randomisatie een maximum (zie figuur 3). Er werden geen nieuwe veiligheidsbevindingen geconstateerd bij patiënten die overgingen van ustekinumab op guselkumab.
Figuur 3: Percentage patiënten dat vanaf week 0 t/m week 24 een IGA-score van ‘verdwenen’
(0) of ‘minimaal’ (1) en een IGA-verbetering van minstens 2 punten bereikte, per bezoek na randomisatie in NAVIGATE
ECLIPSE
De werkzaamheid en veiligheid van guselkumab werden ook onderzocht in een dubbelblinde studie in vergelijking met secukinumab. Patiënten werden gerandomiseerd om ofwel guselkumab te ontvangen (N=534; 100 mg in week 0, 4 en daarna q8w), ofwel secukinumab (N=514; 300 mg in week 0, 1, 2, 3, 4, en daarna q4w). De laatste toediening was in beide behandelgroepen in week 44.
Met een mediane BSA van 20%, een mediane PASI-score van 18 en een IGA-score ‘ernstig’ voor 24% van de patiënten, waren de ziektekenmerken op baseline consistent met die van een populatie met matige tot ernstige plaque psoriasis.
Guselkumab was superieur ten opzichte van secukinumab op basis van meting van het primaire eindpunt van de PASI-90-respons in week 48 (84,5% versus 70,0%, p < 0,001). De vergelijking van PASI-responspercentages is weergegeven in Tabel 8.
Tabel 8: PASI-responspercentages in ECLIPSE
| Aantal patiënten (%) | ||
| guselkumab (N=534) | secukinumab (N=514) | |
Primair eindpunt PASI-90-respons in week 48 Voornaamste secundaire eindpunten PASI-75-respons in zowel week 12 als week 48 PASI-75-respons in week 12 PASI-90-respons in week 12 PASI-100-respons in week 48 | 451 (84,5%) a 452 (84,6%) b 477 (89,3%) c 369 (69,1%) c 311 (58,2%) c | 360 (70,0%) 412 (80,2%) 471 (91,6%) 391 (76,1%) 249 (48,4%) |
a p < 0,001 voor superioriteit
b p < 0,001 voor non-inferioriteit, p=0,062 voor superioriteit c er zijn geen formele statistische tests uitgevoerd De PASI-90-responspercentages voor guselkumab en secukinumab t/m week 48 zijn weergegeven in Figuur 4.
Figuur 4: Percentage patiënten dat t/m week 48 een PASI-90-respons bereikte, per bezoek
(patiënten gerandomiseerd in week 0) in ECLIPSE
Pediatrische patiënten
Plaque psoriasis bij pediatrische patiënten
De veiligheid en werkzaamheid van guselkumab werden beoordeeld in één multicentrische, gerandomiseerde studie met placebocontrole en een actief biologisch geneesmiddel als controle (PROTOSTAR) bij 120 pediatrische patiënten van 6 tot 17 jaar met matige tot ernstige plaque psoriasis die in aanmerking kwamen voor lichttherapie of systemische therapie en bij wie de ziekte onvoldoende onder controle was met lichttherapie en/of een topische therapie. De PROTOSTAR-studie is in twee delen uitgevoerd. Deel 1 bestond uit een gerandomiseerde periode van 16 weken met placebocontrole en actieve controle, gevolgd door een niet-gecontroleerde periode met stopzetting en hervatting van de behandeling of initiatie van behandeling met guselkumab tot en met week 52. Deel 2 bestond uit een arm met open-label behandeling met guselkumab tot en met week 52.
De patiënten die in het onderzoek werden opgenomen, hadden een IGA-score van ≥ 3 op een 5-puntsschaal voor de globale ernst van de ziekte, een PASI-score van ≥ 12 en een minimaal getroffen BSA van ≥ 10%. Daarnaast gold minimaal een van de volgende criteria: 1) zeer dikke huidletsels; 2) klinisch relevante aantasting van gezicht, geslachtsstreek of handen/voeten; 3) PASI-score van ≥ 20;
- 4) getroffen BSA van > 20%; of 5) IGA-score = 4. Proefpersonen met gespikkelde psoriasis, erytrodermische psoriasis of pustulaire psoriasis werden uitgesloten.
In deel 1 werden 92 patiënten van 6 tot 17 jaar gerandomiseerd naar behandeling met een subcutane injectie van guselkumab (n=41) of placebo (n=25) in week 0, 4 en 12, of wekelijks een actief biologisch geneesmiddel (n=26). In deel 2 werden 28 extra adolescente patiënten van 12 tot 17 jaar opgenomen voor behandeling met een subcutane injectie van guselkumab in week 0 en 4, en daarna om de 8 weken. In de guselkumabgroep kregen patiënten met een lichaamsgewicht van minder dan 70 kg een dosis van 1,3 mg/kg die werd toegediend met de 45 mg/0,45 ml voorgevulde pen, en kregen patiënten met een lichaamsgewicht van 70 kg of meer een dosis van 100 mg die werd toegediend met de voorgevulde spuit.
De co-primaire eindpunten waren het percentage patiënten bij wie in week 16 een PASI 75-respons werd bereikt en het percentage patiënten bij wie na 16 weken een IGA-score van 0 (‘verdwenen’) of 1 (‘minimaal’) werd bereikt. De secundaire eindpunten waren onder andere het percentage patiënten die in week 16 een PASI 90-respons, een IGA-score van 0 (‘verdwenen’) of een PASI 100-respons bereikten.
De demografische kenmerken bij baseline van de 92 patiënten in het gecontroleerde deel van de studie waren in het algemeen voor de verschillende behandelingsgroepen vergelijkbaar. In totaal was meer dan 55% man, was 85% blank, was het gemiddelde lichaamsgewicht ongeveer 57,3 kg en was de gemiddelde leeftijd 12,9 jaar, waarbij 33% van de patiënten jonger was dan 12 jaar.
De ziektekenmerken bij baseline waren in het algemeen voor de verschillende behandelingsgroepen vergelijkbaar, met een mediane baseline-BSA van 20%; een mediane baseline-PASI-score van ongeveer 17; een baseline-IGA-score van ernstig voor 20% (placebo) en 24% (guselkumab) van de patiënten; en arthritis psoriatica in de medische voorgeschiedenis voor 3,3% van de patiënten.
Aantasting van de gehele huid
Behandeling met guselkumab resulteerde in significante verbeteringen van de uitkomstmaten voor ziekteactiviteit in vergelijking met placebo in week 16. De belangrijkste werkzaamheidsresultaten voor de eindpunten van de studie worden hieronder weergegeven in tabel 9.
Tabel 9: Samenvatting van de eindpunten in week 16 voor PROTOSTAR
| Placebo (N=25) | Guselkumab (N=41) | P-waarde | |
| IGA-score van verdwenen (0) of minimaal (1), n (%) | 4 (16,0%) | 27 (65,9%) | < 0,001 |
| IGA-score van verdwenen (0), n (%) | 1 (4,0%) | 16 (39,0%) | 0,004 |
| Personen met een PASI 75-respons, n (%) | 5 (20,0%) | 31 (75,6%) | < 0,001 |
| Personen met een PASI 90-respons, n (%) | 4 (16,0%) | 23 (56,1%) | 0,003 |
| Personen met een PASI 100-respons, n (%) | 0 | 14 (34,1%) | 0,002 |
| Verandering t.o.v. baseline voor CDLQI, LS mean (95%-BI)a | -1,88 (-3,81; 0,05) | -7,28 (-8,87; -5,68) | < 0,001 |
CDLQI = Children’s Dermatology Life Quality Index
a LS mean = least squares mean
Na de placebogecontroleerde periode van 16 weken in deel 1 van PROTOSTAR werd de behandeling gestopt bij patiënten die met guselkumab waren behandeld en bij wie er na 16 weken een PASI 90 was bereikt. Na de stopzetting van de behandeling met guselkumab werd er al na 12 weken een verlies van de PASI 90-respons gezien, met een mediane tijd tot verlies van de PASI 90-respons van ongeveer 24 weken. Van de patiënten die met guselkumab waren behandeld en bij wie er na 16 weken geen PASI 90-respons was bereikt, werd er na 52 weken bij respectievelijk 72,2% en 61,1% van de patiënten die een extra 32 weken met guselkumab werden doorbehandeld, een PASI 75-respons en PASI 90-respons bereikt.
Voor patiënten die in week 0 naar placebo waren gerandomiseerd, bij wie er in week 16 geen PASI 90-respons was bereikt en bij wie er op behandeling met guselkumab werd overgegaan, gold dat er na 52 weken bij 95,0% een PASI 75-respons en bij 65,0% een PASI 90-respons werd bereikt.
5.2 Farmacokinetische eigenschappen
Pediatrische patiënten
Steady-state-serumdalconcentraties van guselkumab werden bereikt in week 20 bij pediatrische patiënten van 6 tot 17 jaar met matige tot ernstige plaque psoriasis die behandeld werden met guselkumab toegediend via subcutane injectie met de 45 mg/0,45 ml voorgevulde pen of de 100 mg voorgevulde spuit (zie rubriek 4.2), en lagen binnen het bereik van deze waargenomen bij volwassenen.
Het aanbevolen doseringsschema resulteert bij pediatrische patiënten met plaque psoriasis in alle gewichtsgroepen in een voorspelde blootstelling aan guselkumab in het serum gelijkaardig aan deze bij volwassenen.
Volwassen patiënten
Absorptie
Na een eenmalige subcutane injectie van 100 mg bij gezonde proefpersonen bereikte guselkumab ongeveer 5,5 dagen na de toediening een gemiddelde (± SD) maximale serumconcentratie (Cmax) van 8,09 ± 3,68 mcg/ml. De absolute biologische beschikbaarheid van guselkumab na een eenmalige subcutane injectie van 100 mg bij gezonde proefpersonen werd geschat op ongeveer 49%.
Na subcutane toediening van 100 mg guselkumab in week 0 en week 4 en daarna eenmaal per 8 weken werd in week 20 de steady-state-serumconcentratie van guselkumab bereikt bij patiënten met plaquepsoriasis. In twee fase III-studies bij patiënten met plaque psoriasis bedroeg de gemiddelde (± SD) steady-state-serumdalconcentratie van guselkumab 1,15 ± 0,73 mcg/ml en 1,23 ± 0,84 mcg/ml.
Distributie
Het mediane verdelingsvolume tijdens de laatste fase (Vz) na een eenmalige intraveneuze toediening aan gezonde proefpersonen varieerde van ongeveer 7 tot 10 l.
Biotransformatie
De kenmerken van de metaboliseringsroute van guselkumab zijn niet exact bepaald. Aangezien guselkumab een humaan IgG-mAb is, wordt verwacht dat het op dezelfde manier als endogeen IgG via katabole routes tot kleine peptiden en aminozuren wordt afgebroken.
Eliminatie
In de studies varieerde de gemiddelde systemische klaring (CL) na een eenmalige intraveneuze toediening aan gezonde proefpersonen van 0,288 tot 0,479 l/dag. In de studies bedroeg de gemiddelde halfwaardetijd (T1/2) van guselkumab ongeveer 17 dagen bij gezonde proefpersonen en ongeveer 15 tot 18 dagen bij patiënten met plaque psoriasis.
Populatiefarmacokinetische analyses gaven aan dat gelijktijdig gebruik van NSAID’s, orale corticosteroïden en csDMARDs zoals MTX de klaring van guselkumab niet beïnvloedden.
Lineariteit/non-lineariteit
Na eenmalige subcutane injectie van doses variërend van 10 mg tot 300 mg bij gezonde proefpersonen of patiënten met plaque psoriasis nam de systemische blootstelling van guselkumab (Cmax en AUC) toe in een verband dat bij benadering proportioneel was aan de dosis.
Patiënten met nier- of leverinsufficiëntie
Er is geen specifiek onderzoek verricht om het effect van nier- of leverinsufficiëntie op de farmacokinetiek van guselkumab vast te stellen. De eliminatie via de nieren van intact guselkumab, een IgG-mAb, is naar verwachting laag en van gering belang; evenzo heeft leverinsufficiëntie naar verwachting geen invloed op de klaring van guselkumab, aangezien IgG-mAb's hoofdzakelijk via intracellulaire afbraak worden geëlimineerd. Op basis van farmacokinetische populatie-analyses bij volwassenen hadden creatinineklaring of leverfunctie geen betekenisvolle invloed op de klaring van guselkumab.
Lichaamsgewicht
De klaring en het verdelingsvolume van guselkumab nemen toe naarmate het lichaamsgewicht toeneemt en de doses worden aangepast voor een lichaamsgewicht tot 40 kg.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, reproductie- en pre- en postnatale ontwikkelingstoxiciteit.
In onderzoek bij cynomolgusapen naar toxiciteit bij herhaalde dosering langs de intraveneuze en subcutane toedieningsweg werd guselkumab goed verdragen. Een wekelijkse subcutane toediening van 50 mg/kg aan apen resulteerde in een blootstellingswaarde (AUC) die minstens 23 maal de maximale klinische blootstelling was na een dosis van 200 mg intraveneus toegediend. Tijdens de uitvoering van de studies naar toxiciteit bij herhaalde dosering werden er ook geen nadelige effecten op het gebied van immunotoxiciteit of cardiovasculaire veiligheidsfarmacologie geconstateerd, noch in een onderzoek gericht op cardiovasculaire veiligheidsfarmacologie bij cynomolgusapen.
In histopathologisch onderzoek bij dieren werden er na een behandeling van maximaal 24 weken of volgend op de herstelperiode van 12 weken waarin de werkzame stof nog in het serum aanwezig was geen pre-neoplastische veranderingen waargenomen.
Er is met guselkumab geen mutageniteits- of carcinogeniteitsonderzoek verricht.
Guselkumab kon niet worden vastgesteld in de melk van cynomolgusapen bij meting op dag 28 postnataal.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Histidinemonohydrochloridemonohydraat
Polysorbaat 80 (E433)
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C). Niet in de vriezer bewaren.
De voorgevulde pen in de buitenverpakking bewaren ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
0,45 ml oplossing in een voorgevulde glazen spuit die is gemonteerd in een voorgevulde pen voor eenmalig gebruik met automatische naaldbescherming en een instelbare zuiger voor dosiskeuze.
Tremfya is verkrijgbaar in verpakkingen met één voorgevulde pen.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Nadat men de voorgevulde pen uit de koelkast heeft genomen, moet men de voorgevulde pen in de doos laten zitten en op kamertemperatuur laten komen door 30 minuten te wachten alvorens Tremfya te injecteren. De voorgevulde pen mag niet worden geschud.
Het is aan te bevelen om de voorgevulde pen voorafgaand aan het gebruik visueel te inspecteren. De oplossing moet helder en kleurloos tot lichtgeel zijn en kan enkele kleine witte of doorzichtige deeltjes bevatten. Tremfya dient niet te worden gebruikt als de oplossing troebel of verkleurd is of grote deeltjes bevat.
Bij elke verpakking wordt een brochure ‘Instructies voor gebruik’ meegeleverd. Daarin worden de voorbereidingen voor een injectie en de toediening met de voorgevulde pen uitvoerig beschreven.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
België
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1234/012 1 voorgevulde pen
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 10 november 2017
Datum van laatste verlenging: 15 juli 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu
Tremfya 100 mg oplossing voor injectie in een voorgevulde spuit
1. NAAM VAN HET GENEESMIDDEL
Tremfya 100 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke voorgevulde spuit bevat 100 mg guselkumab in 1 ml oplossing.
Guselkumab is een geheel humaan immunoglobuline-G1-lambda (IgG1λ)-monoklonaal antilichaam (mAb) en wordt met behulp van recombinant-DNA-technologie geproduceerd in ovariumcellen van de Chinese hamster (CHO-cellen).
Hulpstof(fen) met bekend effect
Dit geneesmiddel bevat 0,5 mg polysorbaat 80 (E433) in elke voorgevulde spuit. Dit komt overeen met 0,5 mg/ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie)
De oplossing is helder en kleurloos tot lichtgeel en kan enkele kleine witte of doorzichtige deeltjes bevatten, met een streef-pH van 5,8 en een osmolariteit van ongeveer 367,5 mOsm/l.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Plaque psoriasis bij volwassenen
Tremfya is geïndiceerd voor de behandeling van matige tot ernstige plaque psoriasis bij volwassenen die in aanmerking komen voor systemische therapie.
Plaque psoriasis bij pediatrische patiënten
Tremfya is geïndiceerd voor de behandeling van matige tot ernstige plaque psoriasis bij kinderen en adolescenten vanaf 6 jaar die in aanmerking komen voor systemische therapie.
Arthritis psoriatica
Tremfya, alleen of in combinatie met methotrexaat (MTX), is geïndiceerd voor de behandeling van actieve arthritis psoriatica bij volwassen patiënten die onvoldoende reageren op of intolerant zijn geweest voor een eerdere behandeling met een disease-modifying antirheumatic drug (DMARD) (zie rubriek 5.1).
Colitis ulcerosa
Tremfya is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve colitis ulcerosa die onvoldoende of niet meer reageren op ofwel conventionele therapie ofwel een biologische behandeling of deze behandelingen niet verdragen.
Ziekte van Crohn
Tremfya is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve ziekte van Crohn die onvoldoende of niet meer reageren op ofwel conventionele therapie ofwel een biologische behandeling of deze behandelingen niet verdragen.
4.2 Dosering en wijze van toediening
Dit geneesmiddel is bedoeld voor gebruik onder begeleiding en supervisie van een arts met ervaring in het diagnosticeren en behandelen van aandoeningen waarvoor het geïndiceerd is.
Dosering
Plaque psoriasis bij volwassenen
De aanbevolen dosis is 100 mg via subcutane injectie in week 0 en week 4, gevolgd door een onderhoudsdosis eenmaal per 8 weken (q8w).
Bij patiënten bij wie er na 16 weken behandeling geen respons is vastgesteld, dient te worden overwogen om de behandeling te stoppen.
Plaque psoriasis bij pediatrische patiënten (6 tot 17 jaar)
Kinderen vanaf 6 jaar met een lichaamsgewicht van 40 kg of meer
De aanbevolen dosis is 100 mg via subcutane injectie in week 0 en week 4, gevolgd door een onderhoudsdosis eenmaal per 8 weken (q8w).
Kinderen vanaf 6 jaar met een lichaamsgewicht van minder dan 40 kg
Voor kinderen met een lichaamsgewicht van minder dan 40 kg is een 45 mg/0,45 ml voorgevulde pen beschikbaar. Zie voor de dosering en wijze van toediening rubriek 4.2 van de Samenvatting van de productkenmerken van de Tremfya 45 mg/0,45 ml voorgevulde pen.
Bij pediatrische patiënten bij wie er na 24 weken behandeling geen respons is vastgesteld, dient te worden overwogen om de behandeling te stoppen.
Arthritis psoriatica
De aanbevolen dosis is 100 mg via subcutane injectie in week 0 en week 4, gevolgd door een onderhoudsdosis eenmaal per 8 weken. Voor patiënten die op basis van klinisch oordeel een hoog risico hebben op gewrichtsschade, kan een dosis van 100 mg elke 4 weken (q4w) worden overwogen (zie rubriek 5.1).
Bij patiënten die na 24 weken behandeling geen respons hebben vertoond, dient te worden overwogen om de behandeling te stoppen.
Colitis ulcerosa
Een van de volgende twee inductiedoseringsschema’s wordt aanbevolen:
- 200 mg toegediend via intraveneuze infusie in week 0, week 4 en week 8. Raadpleeg de SmPC voor Tremfya 200 mg concentraat voor oplossing voor infusie.
of
400 mg toegediend via subcutane injectie (gegeven als twee opeenvolgende injecties van elk
200 mg) in week 0, week 4 en week 8. Raadpleeg de SmPC voor Tremfya 200 mg oplossing voor injectie.
Na voltooiing van het inductiedoseringsschema is de aanbevolen onderhoudsdosis vanaf week 16 100 mg toegediend via subcutane injectie elke 8 weken (q8w). Als alternatief kan voor patiënten die volgens klinisch oordeel onvoldoende therapeutisch voordeel hebben bij de inductiebehandeling een onderhoudsdosis van 200 mg worden overwogen, toegediend via subcutane injectie vanaf week 12 en vervolgens elke 4 weken (q4w) (zie rubriek 5.1). Raadpleeg voor de dosis van 200 mg de SmPC voor Tremfya 200 mg oplossing voor injectie.
Immunomodulatoren en/of corticosteroïden mogen worden voortgezet tijdens de behandeling met guselkumab. Bij patiënten die respons hebben vertoond op behandeling met guselkumab, kunnen corticosteroïden worden verminderd of stopgezet volgens de zorgstandaard.
Er dient overwogen te worden om de behandeling stop te zetten bij patiënten bij wie na 24 weken behandeling geen therapeutisch voordeel is aangetoond.
Ziekte van Crohn
Een van de volgende twee inductiedoseringsschema’s wordt aanbevolen:
- 200 mg toegediend via intraveneuze infusie in week 0, week 4 en week 8. Raadpleeg de SmPC voor Tremfya 200 mg concentraat voor oplossing voor infusie.
of
400 mg toegediend via subcutane injectie (gegeven als twee opeenvolgende injecties van elk
200 mg) in week 0, week 4 en week 8. Raadpleeg de SmPC voor Tremfya 200 mg oplossing voor injectie.
Na voltooiing van het inductiedoseringsschema is de aanbevolen onderhoudsdosis vanaf week 16 100 mg toegediend via subcutane injectie elke 8 weken (q8w). Als alternatief kan voor patiënten die volgens klinisch oordeel onvoldoende therapeutisch voordeel hebben bij de inductiebehandeling een onderhoudsdoseringsschema van 200 mg worden overwogen, toegediend via subcutane injectie vanaf week 12 en vervolgens elke 4 weken (q4w) (zie rubriek 5.1). Raadpleeg voor de dosis van 200 mg de SmPC voor Tremfya 200 mg oplossing voor injectie.
Immunomodulatoren en/of corticosteroïden mogen worden voortgezet tijdens de behandeling met guselkumab. Bij patiënten die respons hebben vertoond op behandeling met guselkumab, kunnen corticosteroïden worden verminderd of stopgezet volgens de zorgstandaard.
Er dient overwogen te worden om de behandeling stop te zetten bij patiënten bij wie na 24 weken behandeling geen therapeutisch voordeel is aangetoond.
Gemiste dosis
Als een dosis wordt overgeslagen, moet de dosis zo snel mogelijk worden toegediend. Daarna moet de toediening op het normale geplande tijdstip worden hervat.
Bijzondere populaties
Ouderen
De dosis hoeft niet te worden aangepast (zie rubriek 5.2).
Er is beperkte informatie bij patiënten met een leeftijd van ≥ 65 jaar en zeer beperkte informatie bij patiënten met een leeftijd van ≥ 75 jaar (zie rubriek 5.2).
Nier- of leverinsufficiëntie
Tremfya is niet bij deze patiëntengroepen onderzocht. Over het algemeen wordt niet verwacht dat deze aandoeningen significante invloed zullen hebben op de farmacokinetiek van monoklonale antilichamen, en dosisaanpassingen worden niet noodzakelijk geacht. Zie rubriek 5.2 voor verdere informatie over de eliminatie van guselkumab.
Pediatrische patiënten
De veiligheid en werkzaamheid van Tremfya zijn niet vastgesteld bij patiënten jonger dan 18 jaar met colitis ulcerosa, de ziekte van Crohn en arthritis psoriatica en bij patiënten jonger dan 6 jaar met psoriasis. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Uitsluitend subcutaan gebruik. De injectieplaatsen zijn onder andere de buik, de dij en de achterkant van de bovenarm. Tremfya mag niet worden geïnjecteerd op plaatsen waar de huid gevoelig, gekneusd, rood, hard, dik of schilferig is. Door psoriasis aangetaste huid dient zo mogelijk te worden vermeden als injectieplaats.
Na een adequate training in de techniek van het subcutaan injecteren mogen volwassen patiënten of verzorgers Tremfya injecteren als een arts beslist dat dit aangewezen is. De arts dient echter te zorgen voor een adequate medische opvolging van de patiënten. Volwassen patiënten of verzorgers dienen geïnstrueerd te worden de volledige hoeveelheid oplossing te injecteren, overeenkomstig de in de doos bijgesloten 'Instructies voor gebruik'. Tremfya is niet bedoeld voor zelftoediening door pediatrische patiënten.
Voor instructies over bereiding van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Ernstige overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Klinisch relevante actieve infecties (bijv. actieve tuberculose, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Guselkumab kan het risico op infectie verhogen. Bij patiënten met een klinisch relevante actieve infectie mag de behandeling niet worden begonnen voordat de infectie is verdwenen of adequaat is behandeld.
Met guselkumab behandelde patiënten dienen te worden geïnstrueerd om medische hulp in te roepen wanneer er klachten of symptomen van een klinisch relevante chronische of acute infectie optreden. Als er zich bij een patiënt een klinisch relevante of ernstige infectie ontwikkelt of als een patiënt niet reageert op de gebruikelijke behandeling, dient de patiënt nauwlettend te worden gevolgd en dient er met behandeling te worden gestopt totdat de infectie is verdwenen.
Controle op tuberculose voorafgaand aan de behandeling
Alvorens een behandeling te beginnen, dient te worden nagegaan of de patiënt tuberculose (tbc) heeft. Patiënten die guselkumab krijgen dienen tijdens en na de behandeling te worden gecontroleerd op klachten en symptomen van actieve tbc. Antituberculosetherapie dient te worden overwogen alvorens behandeling te beginnen bij patiënten met een voorgeschiedenis van latente of actieve tbc bij wie een adequate behandelkuur niet kan worden bevestigd.
Overgevoeligheid
Ernstige overgevoeligheidsreacties, inclusief anafylaxie, zijn gemeld in de post-marketingsituatie (zie rubriek 4.8). Sommige ernstige overgevoeligheidsreacties traden enkele dagen na behandeling met guselkumab op, waaronder gevallen met urticaria en dyspneu. Als er een ernstige overgevoeligheidsreactie optreedt, dient de toediening van guselkumab onmiddellijk te worden stopgezet en de gepaste behandeling te worden gestart.
Verhogingen van levertransaminase
In klinische studies bij arthritis psoriatica kwamen leverenzymverhogingen vaker voor bij patiënten behandeld met guselkumab q4w vergeleken met patiënten behandeld met guselkumab q8w of met placebo (zie rubriek 4.8).
Bij het voorschrijven van guselkumab q4w bij arthritis psoriatica wordt het monitoren van leverenzymen op baseline en daarna bij de routinematige behandeling van de patiënt aangeraden. Indien er toenames in alanineaminotransferase (ALAT) of aspartaataminotransferase (ASAT) worden waargenomen en door medicatie geïnduceerde leverschade wordt vermoed, dient de behandeling tijdelijk te worden onderbroken totdat deze diagnose is uitgesloten.
Immunisaties
Voordat er met de behandeling wordt begonnen, dient te worden overwogen om alle aangewezen immunisaties conform de huidige immunisatierichtlijnen uit te voeren. Levende vaccins mogen niet gelijktijdig worden gebruikt bij patiënten die met guselkumab worden behandeld. Er zijn geen gegevens beschikbaar over de respons op levende of geïnactiveerde vaccins.
Voor een vaccinatie met levende virussen of levende bacteriën dient de behandeling na de laatste dosis ten minste 12 weken te worden onderbroken en kan deze op zijn vroegst 2 weken na de vaccinatie worden hervat. Artsen dienen de Samenvatting van de productkenmerken voor het specifieke vaccin te raadplegen voor aanvullende informatie en advies over het bijkomend gebruik van immunosuppressiva na de vaccinatie.
Hulpstoffen met bekend effect
Polysorbaat 80-gehalte
Dit geneesmiddel bevat 0,5 mg polysorbaat 80 (E433) in elke voorgevulde spuit. Dit komt overeen met 0,5 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Interacties met substraten van CYP450
In een fase I-studie bij patiënten met matige tot ernstige plaque psoriasis waren veranderingen in de systemische blootstelling (Cmax en AUCinf) van midazolam, S-warfarine, omeprazol, dextromethorfan en cafeïne na een eenmalige dosis guselkumab niet klinisch relevant, wat erop wijst dat interacties tussen guselkumab en substraten van diverse CYP-enzymen (CYP3A4, CYP2C9, CYP2C19, CYP2D6 en CYP1A2) niet waarschijnlijk zijn. Een dosisaanpassing is niet nodig bij gelijktijdige toediening van guselkumab en CYP450-substraten.
Gelijktijdige immunosuppressieve therapie of lichttherapie
In studies bij psoriasis zijn de veiligheid en werkzaamheid van guselkumab in combinatie met immunosuppressiva - waaronder biologische geneesmiddelen - of lichttherapie niet onderzocht. In studies bij arthritis psoriatica leek gelijktijdig gebruik van MTX de veiligheid of werkzaamheid van guselkumab niet te beïnvloeden.
In studies bij colitis ulcerosa en de ziekte van Crohn leek gelijktijdig gebruik van immunomodulatoren (bijv. azathioprine [AZA], 6-mercaptopurine [6-MP]) of corticosteroïden geen invloed te hebben op de veiligheid of werkzaamheid van guselkumab.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 12 weken na de behandeling.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van guselkumab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de zwangerschap, ontwikkeling van het embryo/de foetus, de bevalling of de postnatale ontwikkeling (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Tremfya te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of guselkumab bij de mens in de moedermelk wordt uitgescheiden. Het is bekend dat menselijke IgG’s gedurende de eerste dagen na de geboorte worden uitgescheiden in de moedermelk en snel daarna afnemen tot lage concentraties. Derhalve kan een risico voor de met moedermelk gevoede zuigeling tijdens deze periode niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Tremfya niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Zie rubriek 5.3 voor informatie over de uitscheiding van guselkumab in dierlijke melk (cynomolgusapen).
Vruchtbaarheid
Het effect van guselkumab op de vruchtbaarheid bij de mens is niet geëvalueerd. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tremfya heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerking was infecties van de luchtwegen (ongeveer 8% van de patiënten in studies bij colitis ulcerosa, 11% van de patiënten in studies bij de ziekte van Crohn en 15% van de patiënten in de klinische studies bij psoriasis en bij arthritis psoriatica).
Het algemene veiligheidsprofiel bij patiënten die worden behandeld met Tremfya is vergelijkbaar voor patiënten met psoriasis, arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn.
Bijwerkingen in tabelvorm
Tabel 1 toont een lijst van bijwerkingen uit klinische studies bij psoriasis, arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn en bijwerkingen gemeld uit post-marketingervaring. De bijwerkingen zijn ingedeeld volgens de MedDRA systeem/orgaanklassen en frequenties, met de volgende definities: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn de bijwerkingen gerangschikt in volgorde van afnemende ernst. Tabel 1: Lijst van bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak Soms Soms Soms | Luchtweginfecties Herpes simplex infecties Tinea-infecties Gastro-enteritis |
| Immuunsysteemaandoeningen | Zelden Zelden | Overgevoeligheid Anafylaxie |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn |
| Maagdarmstelselaandoeningen | Vaak | Diarree |
| Huid- en onderhuidaandoeningen | Vaak Soms | Rash Urticaria |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak | Artralgie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Injectieplaatsreacties |
| Onderzoeken | Vaak Soms | Transaminasen verhoogd Neutrofielentelling verlaagd |
Beschrijving van geselecteerde bijwerkingen
Transaminasen verhoogd
In twee klinische fase III-studies bij arthritis psoriatica werd in de placebogecontroleerde periode de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd, leverfunctietest abnormaal, hypertransaminasemie) vaker gemeld in de met guselkumab behandelde groepen (8,6% in de 100 mg subcutane q4w-groep en 8,3% in de 100 mg subcutane q8w-groep) dan in de placebogroep (4,6%). In de loop van 1 jaar werd de bijwerking transaminasen verhoogd (zoals hierboven) gemeld bij 12,9% van de patiënten in de q4w-groep en bij 11,7% van de patiënten in de q8w-groep.
Op basis van laboratoriummetingen waren de meeste transaminaseverhogingen (ALAT en ASAT) ≤ 3 x de bovengrens van normaal (upper limit of normal; ULN). Transaminaseverhogingen van > 3 tot ≤ 5 x ULN en > 5 x ULN kwamen weinig voor en traden in de guselkumab-q4w-groep vaker op dan in de guselkumab-q8w-groep (tabel 2). Een vergelijkbaar frequentiepatroon naar ernst en naar behandelgroep werd waargenomen tot en met het eind van de 2 jaar durende klinische fase III-studie bij arthritis psoriatica.
Tabel 2: Frequentie van patiënten met post-baseline transaminaseverhogingen in twee klinische fase III‑studies bij arthritis psoriatica
| T/m week 24a | T/m 1 jaarb | ||||
| Placebo N=370c | guselkumab 100 mg q8w N=373c | guselkumab 100 mg q4w N=371c | guselkumab 100 mg q8w N=373c | guselkumab 100 mg q4w N=371c | |
| ALAT | |||||
| >1 tot ≤3 x ULN | 30,0% | 28,2% | 35,0% | 33,5% | 41,2% |
| >3 tot ≤5 x ULN | 1,4% | 1,1% | 2,7% | 1,6% | 4,6% |
| >5 x ULN | 0,8% | 0,8% | 1,1% | 1,1% | 1,1% |
| ASAT | |||||
| >1 tot ≤3 x ULN | 20,0% | 18,8% | 21,6% | 22,8% | 27,8% |
| >3 tot ≤5 x ULN | 0,5% | 1,6% | 1,6% | 2,9% | 3,8% |
| >5 x ULN | 1,1% | 0,5% | 1,6% | 0,5% | 1,6% |
a placebogecontroleerde periode.
b patiënten naar placebo gerandomiseerd op baseline en via crossover overgezet op guselkumab zijn niet inbegrepen. c aantal patiënten met ten minste één beoordeling na baseline voor de specifieke laboratoriumtest binnen de periode.
De frequentie van transaminaseverhogingen (ALAT en ASAT) voor de guselkumab-q8w-dosis was in de klinische studies bij psoriasis, gedurende 1 jaar, gelijk aan wat werd waargenomen voor de guselkumab-q8w-dosis in klinische studies bij arthritis psoriatica. Gedurende 5 jaar nam de incidentie van transaminaseverhoging per jaar behandeling met guselkumab niet toe. De meeste transaminaseverhogingen waren ≤ 3 x ULN.
In de meeste gevallen was de verhoging in transaminasen voorbijgaand en leidde deze niet tot het stoppen met de behandeling.
In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werd in de placebogecontroleerde inductieperiode (week 0-12) de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd en leverfunctietest verhoogd) vaker gemeld in de met guselkumab behandelde groepen (1,7% van de patiënten) dan in de placebogroep (0,6% van de patiënten). In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werd in de rapportageperiode van ongeveer een jaar de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd, leverfunctietest abnormaal en leverfunctietest verhoogd) gemeld bij 3,4% van de patiënten in de groep behandeld met guselkumab 200 mg subcutaan q4w en bij 4,1% van de patiënten in de groep behandeld met guselkumab 100 mg subcutaan q8w, tegenover 2,4% in de placebogroep.
Op basis van laboratoriummetingen in samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn was de frequentie van ALAT- of ASAT-verhogingen lager dan die waargenomen in klinische fase III-studies bij arthritis psoriatica. In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werden in de placebogecontroleerde periode (week 12) ALAT-verhoging (< 1% van de patiënten) en ASAT-verhoging (< 1% van de patiënten) ≥ 3 x ULN gemeld bij patiënten behandeld met guselkumab. In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werden in de rapportageperiode van ongeveer een jaar ALAT-verhoging en/of ASAT-verhoging ≥ 3 x ULN gemeld bij 2,7% van de patiënten in de groep behandeld met guselkumab 200 mg subcutaan q4w en bij 2,6% van de patiënten in de groep behandeld met guselkumab 100 mg subcutaan q8w, tegenover 1,9% in de placebogroep. In de meeste gevallen was de verhoging in transaminasen voorbijgaand en leidde deze niet tot het stoppen met de behandeling.
Neutrofielentelling verlaagd
In twee klinische fase III-studies bij arthritis psoriatica werd in de placebogecontroleerde periode de bijwerking verlaagde neutrofielentelling vaker gemeld in de met guselkumab behandelde groepen (0,9%) dan in de placebogroep (0%). In de loop van 1 jaar werd de bijwerking verlaagde neutrofielentelling gemeld bij 0,9% van de met guselkumab behandelde patiënten. In de meeste gevallen was de afname van de neutrofielentelling in het bloed licht, voorbijgaand, niet geassocieerd met infectie en leidde deze niet tot het stoppen met de behandeling.
Gastro-enteritis
In twee klinische fase III-studies bij psoriasis trad tijdens de placebogecontroleerde periode vaker gastro-enteritis op in de groep die werd behandeld met guselkumab (1,1%) dan in de placebogroep (0,7%). Tot en met week 264 meldde 5,8% van alle met guselkumab behandelde patiënten gastro-enteritis. De bijwerkingen van gastro-enteritis waren niet ernstig en leidden t/m week 264 niet tot stopzetting van guselkumab. De frequenties van gastro-enteritis waargenomen in klinische studies bij arthritis psoriatica in de placebogecontroleerde periode waren gelijk aan die waargenomen in de klinische studies bij psoriasis.
Injectieplaatsreacties
In twee klinische fase III-studies bij psoriasis kwamen t/m week 48 bij 0,7% van de injecties met guselkumab en bij 0,3% van de injecties met placebo injectieplaatsreacties voor. Tot en met week 264 ging 0,4% van de guselkumab-injecties gepaard met injectieplaatsreacties. Injectieplaatsreacties waren in het algemeen licht tot matig in ernst; geen van deze bijwerkingen was ernstig en één van deze bijwerkingen leidde tot stopzetting van guselkumab.
In twee klinische fase III-studies bij arthritis psoriatica was t/m week 24 het aantal patiënten dat 1 of meer injectieplaatsreacties meldde laag en iets hoger in de guselkumab-groepen dan in de placebogroep; 5 (1,3%) patiënten in de guselkumab-q8w-groep, 4 (1,1%) patiënten in de guselkumab-q4w-groep en 1 (0,3%) patiënt in de placebogroep. Eén patiënt stopte met guselkumab vanwege een injectieplaatsreactie tijdens de placebogecontroleerde periode van de klinische studies bij arthritis psoriatica. In de loop van 1 jaar was het percentage patiënten dat melding maakte van 1 of meer injectieplaatsreacties 1,6% in de q8w-guselkumab-groep en 2,4% in de q4w-guselkumab-groep. Over het geheel genomen was het percentage injecties geassocieerd met injectieplaatsreacties waargenomen in klinische studies bij arthritis psoriatica, in de hele placebogecontroleerde periode gelijk aan de percentages waargenomen in de klinische studies bij psoriasis.
In de klinische fase III-onderhoudsstudie bij colitis ulcerosa was t/m week 44 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 7,9% (2,5% van de injecties) in de guselkumab 200 mg subcutane q4w-groep (guselkumab 200 mg werd toegediend als twee injecties van 100 mg in de klinische fase III-onderhoudsstudie bij colitis ulcerosa) en geen injectieplaatsreacties in de guselkumab 100 mg subcutane q8w-groep. De meeste injectieplaatsreacties waren licht en geen enkele was ernstig.
In klinische fase II- en III-studies bij de ziekte van Crohn was t/m week 48 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 4,1% (0,8% van de injecties) in de behandelgroep die guselkumab 200 mg intraveneuze inductie gevolgd door 200 mg subcutaan q4w kreeg en 1,4% van de patiënten (0,6% van de injecties) in de groep die guselkumab 200 mg intraveneuze inductie gevolgd door 100 mg subcutaan q8w kreeg. Over het geheel waren de injectieplaatsreacties licht, geen enkele was ernstig.
In een klinische fase III-studie bij de ziekte van Crohn was t/m week 48 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 7% (1,3% van de injecties) in de behandelgroep die guselkumab 400 mg subcutane inductie gevolgd door 200 mg subcutaan q4w kreeg en 4,3% van de patiënten (0,7% van de injecties) in de groep die guselkumab 400 mg subcutane inductie gevolgd door 100 mg subcutaan q8w kreeg. De meeste injectieplaatsreacties waren licht, geen enkele was ernstig.
Immunogeniciteit
De immunogeniciteit van guselkumab werd geëvalueerd met behulp van een gevoelige, voor het geneesmiddel tolerante immunoassay.
In samengevoegde analyses van fase II- en fase III-studies bij patiënten met psoriasis en arthritis psoriatica ontwikkelden zich in een periode van maximaal 52 weken behandeling bij 5% (n=145) van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 8% (n=12) antilichamen die als neutraliserend werden geclassificeerd, wat gelijkstaat aan 0,4% van alle patiënten die met guselkumab werden behandeld. In samengevoegde analyses van fase III-studies bij patiënten met psoriasis ontwikkelde ongeveer 15% van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel in een periode van maximaal 264 weken behandeling. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 5% antilichamen die als neutraliserend werden geclassificeerd. Dit staat gelijk aan 0,76% van alle patiënten die met guselkumab werden behandeld. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties.
In de pediatrische fase III-studie ontwikkelden zich tot week 44 bij 18% (n=21) van de pediatrische patiënten met psoriasis die met guselkumab werden behandeld, antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had niemand antilichamen die als neutraliserend werden geclassificeerd. Er was geen verband tussen de vorming van antilichamen tegen guselkumab en veranderingen in de farmacokinetiek, klinische werkzaamheid of ontwikkeling van injectieplaatsreacties. Het aantal patiënten die positief waren voor antilichamen tegen guselkumab is echter te klein om definitieve conclusies te trekken over de gevolgen voor de werkzaamheid en veiligheid van guselkumab.
In samengevoegde analyses van fase II- en fase III-studies bij patiënten met colitis ulcerosa die werden behandeld met intraveneuze inductie gevolgd door subcutane onderhoudsbehandeling, ontwikkelde ongeveer 12% (n=58) van de patiënten die tot 56 weken met guselkumab behandeld werden antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 16% (n=9) antilichamen die als neutraliserend werden geclassificeerd, wat gelijkstaat aan 2% van alle patiënten die met guselkumab werden behandeld. In een fase III-analyse bij patiënten met colitis ulcerosa die werden behandeld met subcutane inductie gevolgd door subcutane onderhoudsbehandeling, ontwikkelde tot week 24 ongeveer 9% (n=24) van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had 13% (n=3) antilichamen die als neutraliserend werden geclassificeerd, wat gelijkstaat aan 1% van de met guselkumab behandelde patiënten. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties.
In samengevoegde analyses van fase II- en fase III-studies bij patiënten met de ziekte van Crohn die werden behandeld met intraveneuze inductie gevolgd door een subcutaan onderhoudsdoseringsschema ontwikkelden zich tot week 48 bij ongeveer 5% (n=30) van de patiënten behandeld met guselkumab antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 7% (n=2) antilichamen die als neutraliserende antilichamen werden geclassificeerd, wat gelijkstaat aan 0,3% van de met guselkumab behandelde patiënten. In een analyse van een fase III-studie bij patiënten met de ziekte van Crohn die waren behandeld met subcutane inductie gevolgd door een subcutaan onderhoudsdoseringsschema, ontwikkelde tot week 48 ongeveer 9% (n=24) van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel. Van die patiënten had 13% (n=3) antilichamen die als neutraliserende antilichamen werden geclassificeerd. Dit staat gelijk aan 1% van de met guselkumab behandelde patiënten. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties.
Pediatrische patiënten
Plaque psoriasis
De veiligheid van guselkumab werd beoordeeld in een fase III-studie met placebocontrole en actieve controle bij pediatrische patiënten met matige tot ernstige plaque psoriasis. In deze studie werd de veiligheid tot 52 weken geëvalueerd bij 120 patiënten van 6 tot 17 jaar. Het veiligheidsprofiel van guselkumab toegediend via subcutane injectie met de 45 mg/0,45 ml voorgevulde pen of de 100 mg voorgevulde spuit bij pediatrische patiënten van 6 tot 17 jaar kwam overeen met het veiligheidsprofiel dat is gerapporteerd in studies bij volwassenen met plaque psoriasis (zie rubriek 4.2).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische studies zijn zowel intraveneuze doses guselkumab van maximaal 1.200 mg als subcutane doses van maximaal 400 mg bij één enkel toedieningsbezoek toegediend, zonder dosisbeperkende toxiciteit. In geval van een overdosis moet de patiënt op klachten en symptomen van bijwerkingen worden gecontroleerd en moet er onmiddellijk een geëigende symptomatische behandeling worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, interleukineremmers, ATC-code: L04AC16.
Werkingsmechanisme
Guselkumab is een humaan IgG1λ-monoklonaal antilichaam (mAb) dat zich selectief met hoge specificiteit en affiniteit bindt aan het interleukine 23 (IL-23)-eiwit via de antigeenbindingsplaats. IL-23 is een cytokine die betrokken is bij ontstekingsreacties en immuunresponsen. Door de binding van IL-23 aan zijn receptor te blokkeren, remt guselkumab de IL-23-afhankelijke celsignalering en de afgifte van ontstekingsbevorderende cytokinen.
De concentratie van IL-23 is verhoogd in de huid van patiënten met plaque psoriasis. Bij patiënten met colitis ulcerosa of de ziekte van Crohn is de concentratie van IL-23 in het weefsel van de dikke darm verhoogd. In in-vitromodellen is aangetoond dat guselkumab de biologische activiteit van IL-23 remt door de interactie van IL-23 met de IL-23-receptor op het celoppervlak te blokkeren, waardoor de via IL-23 gemedieerde signaaltransductie, activering en cytokinecascades worden verstoord. Guselkumab oefent zijn klinische effecten bij plaque psoriasis, arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn uit door blokkering van de cytokine IL-23-route.
Myeloïde cellen die Fc-gamma receptor 1 (CD64) tot expressie brengen, blijken een overheersende bron van IL-23 te zijn in ontstoken weefsel bij psoriasis, colitis ulcerosa en de ziekte van Crohn. Guselkumab heeft in vitro blokkering van IL-23 en binding aan CD64 aangetoond. Deze resultaten geven aan dat guselkumab in staat is IL-23 te neutraliseren aan de cellulaire bron van ontsteking.
Farmacodynamische effecten
In een fase I-studie resulteerde behandeling met guselkumab in week 12, ten opzichte van baseline, in een verminderde expressie van genen betrokken bij de IL-23/Th17-route en van bij psoriasis voorkomende genexpressieprofielen. Dit bleek uit analyse van mRNA van huidlaesiebiopten van patiënten met plaque psoriasis. In dezelfde fase I-studie resulteerde behandeling met guselkumab in week 12 in verbetering van histologische parameters van psoriasis, waaronder afname van de dikte van de epidermis en van de T-celdichtheid. Bovendien werden in fase II- en fase III-studies bij plaque psoriasis bij patiënten die met guselkumab werden behandeld lagere serumconcentraties van IL-17A, IL-17F en IL-22 waargenomen dan bij patiënten behandeld met placebo. Deze resultaten komen overeen met het klinisch voordeel dat bij de behandeling van plaque psoriasis met guselkumab werd waargenomen.
In fase III-studies waren bij patiënten met arthritis psoriatica de serumconcentraties van acutefase-eiwitten C-reactief proteïne, serum-amyloïd A en IL-6, en Th17-effectorcytokines IL-17A, IL-17F en IL-22 op baseline verhoogd. Guselkumab verlaagde de concentraties van deze eiwitten binnen 4 weken na het begin van de behandeling. Guselkumab verlaagde de concentraties van deze eiwitten in week 24 verder in vergelijking met baseline en ook in vergelijking met placebo.
Bij patiënten met colitis ulcerosa of de ziekte van Crohn leidde de behandeling met guselkumab tot verlagingen van ontstekingsmarkers, waaronder C-reactief proteïne (CRP) en fecaal calprotectine tot en met inductieweek 12, die aanhielden gedurende een jaar onderhoudsbehandeling. De serumeiwitconcentraties van IL-17A, IL-22 en IFNγ daalden al vanaf week 4 en bleven dalen tot en met inductieweek 12. Guselkumab verlaagde ook de RNA-concentratie van IL-17A, IL-22 en IFNγ in colonslijmvliesbiopten op week 12.
Klinische werkzaamheid en veiligheid
Plaque psoriasis bij volwassenen
De werkzaamheid en veiligheid van guselkumab werden beoordeeld in drie gerandomiseerde, dubbelblinde, fase III-studies met actieve controle bij volwassen patiënten met matige tot ernstige plaque psoriasis die in aanmerking kwamen voor lichttherapie of systemische therapie.
VOYAGE 1 en VOYAGE 2
In twee studies (VOYAGE 1 en VOYAGE 2) zijn bij 1.829 volwassen patiënten de werkzaamheid en veiligheid van guselkumab ten opzichte van placebo en adalimumab onderzocht. Patiënten die naar guselkumab werden gerandomiseerd (N=825), kregen 100 mg in week 0 en week 4, en daarna eenmaal per 8 weken (q8w) t/m week 48 (VOYAGE 1) en week 20 (VOYAGE 2). Patiënten die naar adalimumab werden gerandomiseerd (N=582) kregen 80 mg in week 0 en 40 mg in week 1, gevolgd door 40 mg eenmaal per twee weken (q2w) t/m week 48 (VOYAGE 1) en t/m week 23 (VOYAGE 2). In beide studies kregen patiënten die naar placebo waren gerandomiseerd (N=422) 100 mg guselkumab in week 16, in week 20 en daarna q8w. In VOYAGE 1 kregen alle patiënten, inclusief degenen die in week 0 waren gerandomiseerd naar adalimumab, vanaf week 52 open-label guselkumab q8w. In VOYAGE 2 werden de in week 0 naar guselkumab gerandomiseerde patiënten die in week 28 een PASI-90-respons (Psoriasis Area and Severity Index-90-respons) bereikten, opnieuw gerandomiseerd naar voortzetting van de behandeling met guselkumab q8w (onderhoudsbehandeling) of naar behandeling met placebo (staken van de behandeling). Patiënten bij wie de behandeling was gestaakt, startten opnieuw met guselkumab (toegediend op het moment van hervatten van de behandeling, 4 weken later en daarna q8w) als zij ten minste 50% van hun PASI-verbetering van week 28 hadden verloren. Patiënten die in week 0 waren gerandomiseerd naar adalimumab en die geen PASI-90-respons bereikten, kregen guselkumab in week 28, week 32 en daarna q8w. In VOYAGE 2 kregen alle patiënten vanaf week 76 open-label guselkumab q8w.
De baseline-ziektekenmerken waren consistent voor de studiepopulaties van VOYAGE 1 en 2, met een mediaan lichaamsoppervlak (body surface area – BSA) van respectievelijk 22% en 24%, een mediane PASI-baselinescore van 19 voor beide studies, een mediane dermatology quality of life index (DLQI)-baselinescore van 14 en 14,5, een investigator global assessment (IGA)-baselinescore van ernstig voor 25% en 23% van de patiënten en een voorgeschiedenis van arthritis psoriatica voor 19% en 18% van de patiënten.
Van alle in VOYAGE 1 en 2 opgenomen patiënten waren respectievelijk 32% en 29% naïef voor zowel conventionele systemische als biologische therapie, waren 54% en 57% eerder met lichttherapie behandeld en waren 62% en 64% eerder met conventionele systemische therapie behandeld. In beide studies was 21% eerder met een biologische therapie behandeld, waarvan 11% met ten minste één tumornecrosefactor-alfa (TNFα)-remmer was behandeld en ongeveer 10% met een middel tegen IL-12/IL-23.
De werkzaamheid van guselkumab werd geëvalueerd met betrekking tot de aantasting van de gehele huid, aantasting van de huidregio’s (hoofdhuid, hand en voet en nagels), kwaliteit van leven en door de patiënt gerapporteerde uitkomsten. De co-primaire eindpunten in VOYAGE 1 en 2 waren het deel van de patiënten dat, in vergelijking met placebo, in week 16 een IGA-score ‘verdwenen’ of ‘minimaal’ (IGA-0/1) bereikte en het deel van de patiënten dat, in vergelijking met placebo, in week 16 een PASI-90-respons bereikte (zie tabel 3).
Aantasting van de gehele huid
Behandeling met guselkumab resulteerde in significante verbeteringen van de eindpunten voor ziekteactiviteit, in vergelijking met placebo en adalimumab in week 16 en in vergelijking met adalimumab in week 24 en week 48. De belangrijkste werkzaamheidsresultaten voor de primaire en de voornaamste secundaire eindpunten van het onderzoek worden hieronder weergegeven in tabel 3. Tabel 3: Overzicht van klinische responsen in VOYAGE 1 en VOYAGE 2
| Aantal patiënten (%) | ||||||
VOYAGE 1 Placebo (N=174) guselkumab (N=329) adalimumab (N=334) | VOYAGE 2 Placebo (N=248) guselkumab (N=496) adalimumab (N=248) | |||||
Week 16 PASI-75 PASI-90 PASI-100 IGA-0/1 IGA-0 | 10 (5,7) 5 (2,9) 1 (0,6) 12 (6,9) 2 (1,1) | 300 (91,2)a 241 (73,3)c 123 (37,4)a 280 (85,1)c 157 (47,7)a | 244 (73,1)b 166 (49,7)b 57 (17,1)d 220 (65,9)b 88 (26,3)d | 20 (8,1) 6 (2,4) 2 (0,8) 21 (8,5) 2 (0,8) | 428 (86,3)a 347 (70,0)c 169 (34,1)a 417 (84,1)c 215 (43,3)a | 170 (68,5)b 116 (46,8)b 51 (20,6)d 168 (67,7)b 71 (28,6)d |
Week 24 PASI-75 PASI-90 PASI-100 IGA-0/1 IGA-0 | ----- | 300 (91,2) 264 (80,2) 146 (44,4) 277 (84,2) 173 (52,6) | 241 (72,2)e 177 (53,0)b 83 (24,9)e 206 (61,7)b 98 (29,3)b | ----- | 442 (89,1) 373 (75,2) 219 (44,2) 414 (83,5) 257 (51,8) | 176 (71,0)e 136 (54,8)b 66 (26,6)e 161 (64,9)b 78 (31,5)b |
Week 48 PASI-75 PASI-90 PASI-100 IGA-0/1 IGA-0 | ----- | 289 (87,8) 251 (76,3) 156 (47,4) 265 (80,5) 166 (50,5) | 209 (62,6)e 160 (47,9)b 78 (23,4)e 185 (55,4)b 86 (25,7)b | ----- | ----- | ----- |
a p < 0,001 voor vergelijking van guselkumab met placebo.
b p < 0,001 voor vergelijking van guselkumab met adalimumab voor de voornaamste secundaire eindpunten. c p < 0,001 voor vergelijking van guselkumab met placebo met betrekking tot de co-primaire eindpunten. d vergelijking van guselkumab met adalimumab is niet uitgevoerd.
e p < 0,001 voor vergelijking van guselkumab met adalimumab.
Respons in de tijd
De werkzaamheid van guselkumab nam snel een aanvang, met reeds in week 2 een significant hogere procentuele verbetering van de PASI-respons ten opzichte van placebo (p < 0,001). Het percentage patiënten dat een PASI-90-respons bereikte, was vanaf week 8 numeriek hoger voor guselkumab dan voor adalimumab, waarbij het verschil een maximum bereikte rond week 20 (VOYAGE 1 en 2) en gehandhaafd bleef t/m week 48 (VOYAGE 1) (zie figuur 1).
Figuur 1: Percentage patiënten dat een PASI-90-respons bereikte t/m week 48, per bezoek
(patiënten gerandomiseerd in week 0) in VOYAGE 1
In VOYAGE 1 bleef het PASI-90-responspercentage van week 52 t/m week 252 gehandhaafd bij patiënten die continu werden behandeld met guselkumab. Bij patiënten die gerandomiseerd waren naar adalimumab in week 0 en overstapten op guselkumab in week 52, nam het PASI-90-responspercentage toe van week 52 t/m week 76 en bleef dit vervolgens gehandhaafd t/m week 252 (zie figuur 2).
Figuur 2: Percentage patiënten dat een PASI-90-respons bereikte per bezoek in de open-labelfase van VOYAGE 1
De werkzaamheid en de veiligheid van guselkumab werden aangetoond, ongeacht leeftijd, geslacht, ras, lichaamsgewicht, locatie van de plaques, ernst volgens PASI bij baseline, gelijktijdige arthritis psoriatica en eerdere behandeling met een biologisch middel. Guselkumab was werkzaam bij patiënten die naïef waren voor conventionele systemische therapie, bij patiënten die naïef waren voor biologische middelen en bij patiënten die eerder blootgesteld waren geweest aan biologische middelen.
In VOYAGE 2 had 88,6% van de patiënten die een onderhoudsbehandeling met guselkumab kregen in week 48 een PASI-90-respons, tegenover 36,8% van de patiënten bij wie de behandeling in week 28 gestaakt werd (p < 0,001). Verlies van een PASI-90-respons werd reeds 4 weken na de stopzetting van de behandeling met guselkumab geconstateerd, met een mediane tijd tot verlies van een PASI-90-respons van ongeveer 15 weken. Onder patiënten bij wie de behandeling met guselkumab werd gestaakt en vervolgens weer werd hervat, verkreeg 80% opnieuw een PASI-90-respons bij beoordeling 20 weken na hervatting van de behandeling.
In VOYAGE 2 bereikte van de 112 patiënten die gerandomiseerd waren naar adalimumab en die in week 28 geen PASI-90-respons hadden bereikt, respectievelijk 66% en 76% een PASI-90-respons na 20 en 44 weken behandeling met guselkumab. Bovendien bereikte van de 95 patiënten die gerandomiseerd waren naar guselkumab en die in week 28 geen PASI-90-respons hadden bereikt, respectievelijk 36% en 41% een PASI-90-respons na additioneel 20 en 44 weken voortgezette behandeling met guselkumab. Er werden geen nieuwe veiligheidsbevindingen geconstateerd bij patiënten die overgingen van adalimumab op guselkumab.
Aantasting van huidregio’s
In VOYAGE 1 en 2 werden in week 16 bij met guselkumab behandelde patiënten ten opzichte van met placebo behandelde patiënten significante verbeteringen gezien betreffende hoofdhuid-, hand- en voet- en nagelpsoriasis (zoals gemeten met respectievelijk de Scalp-specific Investigator Global Assessment [ss-IGA], de Physician’s Global Assessment of Hands and/or Feet [hf-PGA], de Fingernail Physician’s Global Assessment [f-PGA] en de Nail Psoriasis Severity Index [NAPSI]) (p < 0,001, tabel 4). Guselkumab vertoonde superioriteit ten opzichte van adalimumab voor hoofdhuid- en hand- en voetpsoriasis in week 24 (VOYAGE 1 en 2) en in week 48 (VOYAGE 1) (p ≤ 0,001, met uitzondering van hand- en voetpsoriasis in week 24 [VOYAGE 2] en week 48 [VOYAGE 1], p < 0,05).
Tabel 4: Overzicht van responsen betreffende de aantasting van huidregio’s in VOYAGE 1 en VOYAGE 2
| VOYAGE 1 Placebo guselkumab adalimumab | VOYAGE 2 Placebo guselkumab adalimumab | |
ss-IGA (N)a 145 277 286 202 408 194 ss-IGA-0/1b, n (%) Week 16 21 (14,5) 231 (83,4)c 201 (70,3)d 22 (10,9) 329 (80,6)c 130 (67,0)d | ||
hf-PGA (N)a 43 90 95 63 114 56 hf-PGA-0/1b, n (%) Week 16 6 (14,0) 66 (73,3)e 53 (55,8)d 9 (14,3) 88 (77,2)e 40 (71,4)d | ||
f-PGA (N)a 88 174 173 123 246 124 f-PGA-0/1, n (%) Week 16 14 (15,9) 68 (39,1)e 88 (50,9)d 18 (14,6) 128 (52,0)e 74 (59,7)d | ||
NAPSI (N)a 99 194 191 140 280 140 Procentuele verbetering, gemiddelde (SD) Week 16 -0,9 (57,9) 34,4 (42,4)e 38,0 (53,9)d 1,8 (53,8) 39,6 (45,6)e 46,9 (48,1)d | ||
a Betreft uitsluitend patiënten met een ss-IGA-, f-PGA-, hf-PGA-baselinescore ≥ 2 of NAPSI-baselinescore > 0. b Betreft uitsluitend patiënten die ten opzichte van baseline een verbetering van ≥ 2 punten bereikten volgens de ss-IGA en/of hf-PGA.
c p < 0,001 voor vergelijking van guselkumab met placebo met betrekking tot het voornaamste secundaire eindpunt. d vergelijking van guselkumab met adalimumab is niet uitgevoerd.
e p < 0,001 voor vergelijking van guselkumab met placebo.
Gezondheidgerelateerde kwaliteit van leven / Door de patiënt gerapporteerde uitkomsten Binnen VOYAGE 1 en 2 werden in week 16 bij met guselkumab behandelde patiënten significant grotere verbeteringen gezien dan bij met placebo behandelde patiënten in de kwaliteit van leven, zoals gemeten met de Dermatology Life Quality Index (DLQI), en door de patiënt gerapporteerde psoriasissymptomen (jeuk, pijn, brandend gevoel, prikkend gevoel en strak gespannen huid) en psoriasisklachten (droge huid, gebarsten huid, schilfervorming, schilfering of vervelling, roodheid en bloedingen), zoals bepaald met de Psoriasis Symptoms and Signs Diary (PSSD) (tabel 5). Tekenen van verbetering van door de patiënt gerapporteerde uitkomsten bleven gehandhaafd t/m week 24 (VOYAGE 1 en 2) en week 48 (VOYAGE 1). In VOYAGE 1 bleven deze verbeteringen bij patiënten die continu werden behandeld met guselkumab gehandhaafd in de open-labelfase t/m week 252 (tabel 6).
Tabel 5: Overzicht van door de patiënt gerapporteerde uitkomsten in week 16 in
VOYAGE 1 en VOYAGE 2
| VOYAGE 1 Placebo guselkumab adalimumab | VOYAGE 2 Placebo guselkumab adalimumab | |
DLQI, patiënten met baselinescore 170 322 328 248 495 247 Verandering t.o.v. baselinescore, gemiddelde (standaarddeviatie) Week 16 -0,6 (6,4) -11,2 (7,2)c -9,3 (7,8)b -2,6 (6,9) -11,3 (6,8)c -9,7 (6,8)b | ||
PSSD- symptoomscore, patiënten met baselinescore > 0 129 248 273 198 410 200 Symptoomscore = 0, n (%) Week 16 1 (0,8) 67 (27,0)a 45 (16,5)b 0 112 (27,3)a 30 (15,0)b PSSD- klachtenscore, patiënten met baselinescore > 0 129 248 274 198 411 201 Klachtenscore = 0, n (%) Week 16 0 50 (20,2)a 32 (11,7)b 0 86 (20,9)a 21 (10,4)b | ||
a p < 0,001 voor vergelijking van guselkumab met placebo.
b vergelijking van guselkumab met adalimumab is niet uitgevoerd.
c p < 0,001 voor vergelijking van guselkumab met placebo met betrekking tot de voornaamste secundaire eindpunten.
Tabel 6: Overzicht van door de patiënt gerapporteerde uitkomsten in de open-labelfase in
VOYAGE 1
| guselkumab Week 76 Week 156 Week 252 | adalimumab-guselkumab Week 76 Week 156 Week 252 | |||||
DLQI-score > 1 op baseline, n Patiënten met DLQI 0/1 | 445 337 (75,7%) | 420 308 (73,3%) | 374 272 (72,7%) | 264 198 (75,0%) | 255 190 (74,5%) | 235 174 (74,0%) |
PSSD- symptoomscore, patiënten met baseline score > 0 Symptoomscore = 0, n (%) PSSD- klachtenscore, patiënten met baseline score > 0 Klachtenscore = 0, n (%) | 347 136 (39,2%) 347 102 (29,4%) | 327 130 (39,8%) 327 94 (28,7%) | 297 126 (42,4%) 297 98 (33,0%) | 227 99 (43,6%) 228 71 (31,1%) | 218 96 (44,0%) 219 69 (31,5%) | 200 96 (48,0%) 201 76 (37,8%) |
In VOYAGE 2 werd in week 16 bij met guselkumab behandelde patiënten een significant grotere verbetering ten opzichte van baseline gezien dan bij met placebo behandelde patiënten, met betrekking tot eindpunten voor gezondheidgerelateerde kwaliteit van leven, angst en depressie, en werkbeperkingen, zoals gemeten met respectievelijk de gezondheidsvragenlijst 36-item Short Form (SF-36), de Hospital Anxiety and Depression Scale (HADS) en de Work Limitations Questionnaire (WLQ). Alle verbeteringen volgens de SF-36, HADS en WLQ bleven gehandhaafd t/m week 48 en in de open-labelfase t/m week 252 bij de patiënten die in week 28 naar onderhoudstherapie waren gerandomiseerd.
NAVIGATE
In de NAVIGATE-studie werd de werkzaamheid van guselkumab onderzocht bij patiënten bij wie in week 16 bij behandeling met ustekinumab een inadequate respons was vastgesteld (d.w.z. patiënten die niet de respons 'verdwenen' of 'minimaal’ hadden bereikt, gedefinieerd als IGA-score ≥ 2). Alle patiënten (N=871) kregen open-label ustekinumab (45 mg ≤100 kg en 90 mg >100 kg) in week 0 en week 4. In week 16 werden 268 patiënten met een IGA-score ≥ 2 gerandomiseerd naar voortzetting van de behandeling met ustekinumab (N=133) q12w of naar starten van een behandeling met guselkumab (N=135), in week 16, week 20 en daarna q8w. De kenmerken van de gerandomiseerde patiënten bij baseline kwamen overeen met de kenmerken die werden waargenomen in VOYAGE 1 en 2.
Het primaire eindpunt was het aantal bezoeken tussen week 12 en 24 na de randomisatie, waarbij de patiënten een IGA-score van 0/1 hadden bereikt en een verbetering van ≥ 2 punten vertoonden. De patiënten werden met tussenpozen van vier weken tijdens in totaal vier bezoeken onderzocht. Bij de patiënten bij wie op het moment van randomisatie een inadequate respons op ustekinumab was vastgesteld en die naar guselkumab werden overgeschakeld, werd een significant grotere verbetering in werkzaamheid waargenomen dan bij patiënten die doorgingen met de ustekinumab-behandeling. Tussen 12 en 24 weken na de randomisatie bereikten de met guselkumab behandelde patiënten tweemaal zo vaak een IGA-0/1-score met een verbetering van ≥ 2 punten als de met ustekinumab behandelde patiënten (gemiddeld respectievelijk 1,5 versus 0,7 bezoeken, p < 0,001). Daarnaast bereikte een hoger percentage met guselkumab behandelde patiënten dan met ustekinumab behandelde patiënten 12 weken na de randomisatie een IGA-0/1-score en een verbetering van ≥ 2 punten (respectievelijk 31,1% versus 14,3%; p = 0,001) en een PASI-90-respons (respectievelijk 48% versus 23%, p < 0,001). De verschillen in de responspercentages tussen de met guselkumab behandelde patiënten en de met ustekinumab behandelde patiënten werden al 4 weken na randomisatie waargenomen (respectievelijk. 11,1% en 9,0%) en bereikten op 24 weken na randomisatie een maximum (zie figuur 3). Er werden geen nieuwe veiligheidsbevindingen geconstateerd bij patiënten die overgingen van ustekinumab op guselkumab.
Figuur 3: Percentage patiënten dat vanaf week 0 t/m week 24 een IGA-score van ‘verdwenen’
(0) of ‘minimaal’ (1) en een IGA-verbetering van minstens 2 punten bereikte, per bezoek na randomisatie in NAVIGATE
ECLIPSE
De werkzaamheid en veiligheid van guselkumab werden ook onderzocht in een dubbelblinde studie in vergelijking met secukinumab. Patiënten werden gerandomiseerd om ofwel guselkumab te ontvangen (N = 534; 100 mg in week 0, 4 en daarna q8w), ofwel secukinumab (N = 514; 300 mg in week 0, 1, 2, 3, 4, en daarna q4w). De laatste toediening was in beide behandelgroepen in week 44.
Met een mediane BSA van 20%, een mediane PASI-score van 18 en een IGA-score ‘ernstig’ voor 24% van de patiënten, waren de ziektekenmerken op baseline consistent met die van een populatie met matige tot ernstige plaque psoriasis.
Guselkumab was superieur ten opzichte van secukinumab op basis van meting van het primaire eindpunt van de PASI-90-respons in week 48 (84,5% versus 70,0%, p < 0,001). De vergelijking van PASI-responspercentages is weergegeven in Tabel 7.
Tabel 7: PASI-responspercentages in ECLIPSE
| Aantal patiënten (%) | ||
| guselkumab (N = 534) | secukinumab (N = 514) | |
Primair eindpunt PASI-90-respons in week 48 Voornaamste secundaire eindpunten PASI-75-respons in zowel week 12 als week 48 PASI-75-respons in week 12 PASI-90-respons in week 12 PASI-100-respons in week 48 | 451 (84,5%) a 452 (84,6%) b 477 (89,3%) c 369 (69,1%) c 311 (58,2%) c | 360 (70,0%) 412 (80,2%) 471 (91,6%) 391 (76,1%) 249 (48,4%) |
a p < 0,001 voor superioriteit
b p < 0,001 voor non-inferioriteit, p = 0,062 voor superioriteit
c er zijn geen formele statistische tests uitgevoerd
De PASI-90-responspercentages voor guselkumab en secukinumab t/m week 48 zijn weergegeven in Figuur 4.
Figuur 4: Percentage patiënten dat t/m week 48 een PASI-90-respons bereikte, per bezoek
(patiënten gerandomiseerd in week 0) in ECLIPSE
Arthritis psoriatica (PsA)
Het is aangetoond dat guselkumab klachten en symptomen, fysiek functioneren en gezondheid-gerelateerde kwaliteit van leven verbetert, en de mate van progressie van schade aan perifere gewrichten bij volwassen patiënten met PsA vermindert.
DISCOVER 1 en DISCOVER 2
Met twee gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studies (DISCOVER 1 en DISCOVER 2) werden de werkzaamheid en veiligheid van guselkumab ten opzichte van placebo geëvalueerd bij volwassen patiënten met actieve PsA (≥ 3 gezwollen en ≥ 3 gevoelige gewrichten, en een C-reactief proteïne (CRP)-concentratie van ≥ 0,3 mg/dl in DISCOVER 1, en ≥ 5 gezwollen en ≥ 5 gevoelige gewrichten en een CRP-concentratie van ≥ 0,6 mg/dl in DISCOVER 2), ondanks behandeling met een conventionele synthetische (cs)DMARD, apremilast of een non-steroïde anti-inflammatoir geneesmiddel (NSAID). Patiënten in deze studies hadden op basis van de Classification criteria for Psoriatic Arthritis [CASPAR]) een diagnose PsA met een mediane duur van 4 jaar. In beide studies werden patiënten met verschillende subtypes PsA geïncludeerd, waaronder polyarticulaire arthritis in afwezigheid van reumatoïde noduli (40%), spondylitis met perifere arthritis (30%), asymmetrische perifere arthritis (23%), distale interfalangeale betrokkenheid (7%) en arthritis mutilans (1%). Meer dan 65% van de patiënten had op baseline enthesitis en 42% had dactylitis; bij meer dan 75% van de patiënten was de betrokkenheid van de huid bij psoriasis ≥ 3% BSA. DISCOVER 1 en DISCOVER 2 evalueerden respectievelijk 381 en 739 patiënten die behandeling met guselkumab 100 mg ontvingen, toegediend in de weken 0 en 4, en vervolgens elke 8 weken (q8w) of guselkumab 100 mg q4w, of placebo. In week 24 vond in beide studies cross-over plaats van placebo-patiënten naar guselkumab 100 mg q4w. Ongeveer 58% van de patiënten in beide studies ging door met hun stabiele doses MTX (≤ 25 mg/week).
In beide studies had 90% van de patiënten eerder een csDMARD gebruikt. In DISCOVER 1 had 31% van de patiënten eerder een behandeling met anti-TNF-α ontvangen. In DISCOVER 2 was geen van de patiënten eerder behandeld met een biological.
Klachten en symptomen
Behandeling met guselkumab resulteerde in significante verbeteringen in week 24 in de parameters van ziekteactiviteit in vergelijking met placebo. Het primaire eindpunt was in beide studies het percentage patiënten dat in week 24 American College of Rheumatology (ACR)20-respons bereikte. De belangrijkste werkzaamheidsresultaten staan weergegeven in tabel 8.
Tabel 8: Klinische respons in DISCOVER 1 en DISCOVER 2
DISCOVER 1 Placebo (N=126) guselkumab 100 mg q8w (N=127) guselkumab 100 mg q4w (N=128) | DISCOVER 2 Placebo (N=246) guselkumab 100 mg q8w (N=248) guselkumab 100 mg q4w (N=245) | |
ACR20-respons Week 16 25,4% 52,0% b 60,2% b 33,7% 55,2% g 55,9% c Verschil met placebo (95%-BI)
Week 24 22,2% 52,0% a 59,4% a 32,9% 64,1% a 63,7% a Verschil met placebo (95%-BI)
| ||
ACR50-respons Week 16 12,7% 22,8% d 26,6% c 9,3% 28,6% g 20,8% c Verschil met placebo (95%-BI)
Week 24 8,7% 29,9% b 35,9% b 14,2% 31,5% g 33,1% c Verschil met placebo (95%-BI)
| ||
ACR70-respons Week 24 5,6% 11,8% d 20,3% b 4,1% 18,5% g 13,1% c Verschil met placebo (95%-BI)
| ||
DAS-28 (CRP), LS mean changei t.o.v. baseline Week 24 c -0,70 -1,43 b -1,61 b -0,97 -1,59 b -1,62 b Verschil met placebo (95%-BI)
| ||
Minimale ziekteactiviteit (MDA) Week 24 11,1% 22,8% f 30,5% e 6,1% 25,0% e 18,8% e Verschil met placebo (95%-BI)
| ||
Patiënten met ≥ 3% BSA en IGA ≥ 2 n=78 n=82 n=89 n=183 n=176 n=184 | ||
IGA-respons h Week 24 15,4% 57,3% b 75,3% b 19,1% 70,5% b 68,5% b Verschil met placebo (95%-BI)
| ||
PASI-90-respons
Week 16 10,3% 45,1% e 52,8% e 8,2% 55,1% e 53,8% e
Verschil met
placebo
(95%-BI)
34,9
(22,2; 47,6)
42,6
(30,5; 54,8) - 46,6
(38,4; 54,8)
45,6
(37,6; 53,6)
Week 24 11,5% 50,0% e 62,9% e 9,8% 68,8% e 60,9% e
Verschil met
placebo
(95%-BI)
38,6
(25,8; 51,4)
51,7
(39,7; 63,7) - 58,6
(50,6; 66,6)
51,3
(43,2; 59,3)
DAS = disease activity score
a p < 0,001 (primair eindpunt)
b p < 0,001 (belangrijk secundair eindpunt)
c p = 0,006 (belangrijk secundair eindpunt)
d niet statistisch significante p = 0,086 (belangrijk secundair eindpunt)
e nominale p < 0,001
f nominale p = 0,012
g niet formeel getest in de hiërarchische testprocedure, nominale p < 0,001 (belangrijk secundair eindpunt) h vastgesteld als een IGA-respons van 0 (schoon) of 1 (minimaal) en afname in de IGA-psoriasisscore van ≥ 2 graden t.o.v. baseline
i LS mean change = least squares mean change
Klinische respons bleef in DISCOVER 1 en DISCOVER 2 tot week 52 gehandhaafd, zoals beoordeeld met de responspercentages voor ACR 20/50/70, DAS-28 (CRP), MDA, IGA en PASI 90 (zie tabel 9).
Tabel 9: Klinische respons in DISCOVER 1 en DISCOVER 2 in week 52a
DISCOVER 1 guselkumab 100 mg q8w guselkumab 100 mg q4w | DISCOVER 2 guselkumab 100 mg q8w guselkumab 100 mg q4w | |||
| ACR20 | ||||
Nb % respons | 112 67,9% | 124 75,8% | 234 79,1% | 228 75,9% |
| ACR50 | ||||
Nb % respons | 113 43,4% | 124 55,6% | 234 51,3% | 228 49,1% |
| ACR70 | ||||
Nb % respons | 114 28,9% | 124 29,8% | 234 29,5% | 228 28,1% |
| DAS-28 (CRP) verandering t.o.v. baseline | ||||
Nc Gemiddelde (SD) | 112 -2,03 (1,250) | 123 -1,99 (1,062) | 234 -2,08 (1,121) | 227 -2,11 (1,128) |
| MDA | ||||
Nb % respons | 112 33,9% | 124 40,3% | 234 32,9% | 228 36,8% |
| Patiënten met ≥ 3% BSA en IGA ≥ 2 op baseline | ||||
| IGA-respons | ||||
Nb % respons | 75 69,3% | 88 83,0% | 170 77,1% | 173 84,4% |
| PASI-90 | ||||
Nb % respons | 75 66,7% | 88 76,1% | 170 77,1% | 173 81,5% |
a Er was geen placebo-arm na week 24.
b Evalueerbare patiënten met een waargenomen responsstatus.
c Patiënten hebben een waargenomen verandering t.o.v. baseline.
De klinische respons bleef in DISCOVER 2 gehandhaafd tot week 100, zoals beoordeeld met de responspercentages voor ACR 20/50/70, DAS-28 (CRP), MDA, IGA en PASI-90 (zie tabel 10).
Tabel 10: Klinische respons in DISCOVER 2 in week 100a
| guselkumab 100 mg q8w | guselkumab 100 mg q4w | |
| ACR20 | ||
| Nb | 223 | 219 |
| % respons | 82,1% | 84,9% |
| ACR50 | ||
| Nb | 224 | 220 |
| % respons | 60,7% | 62,3% |
| ACR70 | ||
| Nb | 224 | 220 |
| % respons | 39,3% | 38,6% |
| DAS-28 (CRP) verandering t.o.v. baseline | ||
| Nc | 223 | 219 |
| Gemiddelde (SD) | -2,37 (1,215) | -2,36 (1,120) |
| MDA | ||
| Nb | 224 | 220 |
| % respons | 44,6% | 42,7% |
| Patiënten met ≥ 3% BSA en IGA ≥ 2 op baseline | ||
| IGA-respons | ||
| Nb | 165 | 170 |
| % respons | 76,4% | 82,4% |
| PASI-90 | ||
| Nb | 164 | 170 |
| % respons | 75,0% | 80,0% |
a Er was geen placebo-arm na week 24.
b Evalueerbare patiënten met een waargenomen responsstatus.
c Patiënten hebben een waargenomen verandering t.o.v. baseline.
Respons in de loop van de tijd
In DISCOVER 2 werd al in week 4 in beide guselkumab-groepen een hogere ACR20-respons waargenomen dan bij placebo en het behandelverschil werd in de loop van de tijd t/m week 24 steeds groter (figuur 5).
Figuur 5: ACR20-respons per bezoek t/m week 24 in DISCOVER 2
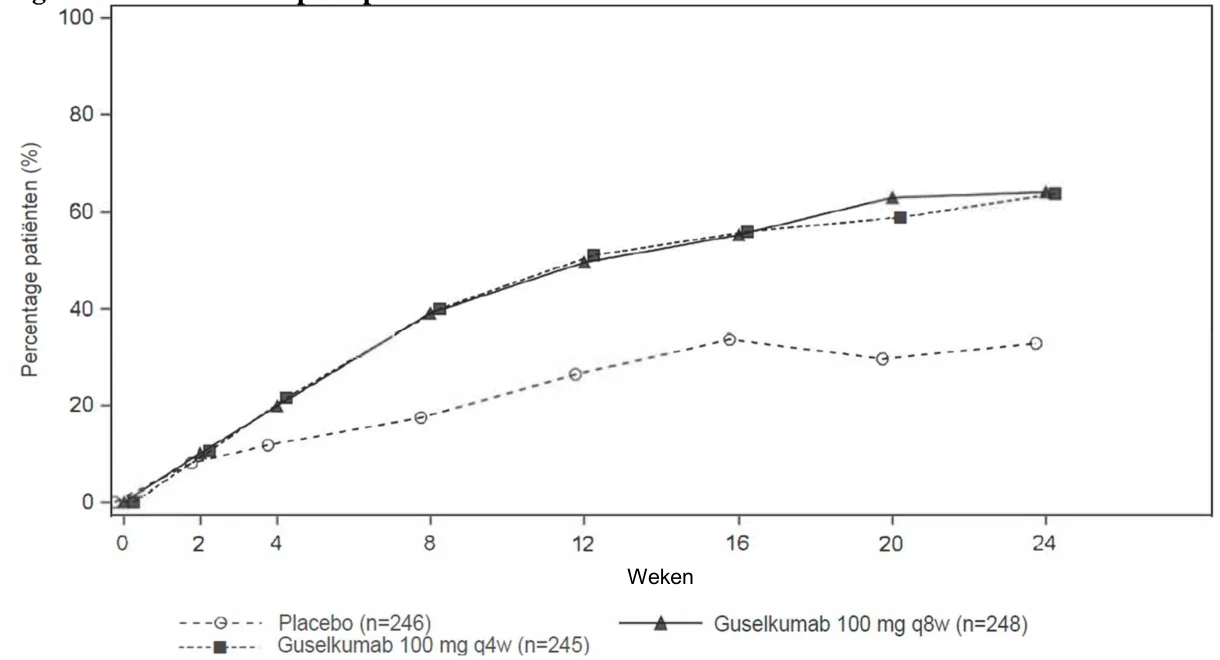
In DISCOVER 2 bleef de ACR20-respons bij patiënten die in week 24 continu werden behandeld met guselkumab gehandhaafd van week 24 t/m week 52 (zie figuur 6). Bij patiënten die in week 52 continu werden behandeld met guselkumab, bleef de ACR20-respons gehandhaafd van week 52 t/m week 100 (zie figuur 7).
Figuur 6: ACR20-respons per bezoek van week 24 t/m
week 52 in DISCOVER 2
Figuur 7: ACR20-respons per bezoek van week 52 t/m week 100 in DISCOVER 2
De responsen waargenomen in de guselkumab-groepen waren gelijk, ongeacht gelijktijdig gebruik van een csDMARD, waaronder MTX (DISCOVER 1 en 2). Bovendien leverde onderzoek van de leeftijd, geslacht, ras, lichaamsgewicht en eerder csDMARD-gebruik (DISCOVER 1 en 2) en eerder gebruik van anti-TNF-α (DISCOVER 1) geen verschillen op tussen deze subgroepen in de respons op guselkumab.
In DISCOVER 1 en 2 werden verbeteringen getoond in alle componenten van de ACR-scores, waaronder de beoordeling van de pijn door de patiënt. In beide studies was het deel van de patiënten dat in week 24 een respons bereikte volgens de gemodificeerde PsA-responscriteria (PsARC), in de guselkumab-groepen groter dan met placebo. PsARC-responsen bleven gehandhaafd van week 24 t/m week 52 in DISCOVER 1 en t/m week 100 in DISCOVER 2.
Dactylitis en enthesitis werden beoordeeld op basis van samengevoegde gegevens uit DISCOVER 1 en 2. Onder patiënten met dactylitis op baseline was het deel van de patiënten bij wie dactylitis in week 24 was verdwenen, in de guselkumab-q8w-groep (59,4%, nominale p < 0,001) en in de q4w-groep (63,5%, p = 0,006) groter dan bij placebo (42,2%). Onder patiënten met enthesitis op baseline was het deel van de patiënten bij wie enthesitis in week 24 was verdwenen, in de guselkumab-q8w-groep (49,6%, nominale p < 0,001) en in de q4w-groep (44,9%, p = 0,006) groter dan bij placebo (29,4%). In week 52 bleven de percentages patiënten bij wie dactylitis verdween (81,2% in de q8w-groep en 80,4% in de q4w-groep) en bij wie enthesitis verdween (62,7% in de q8w-groep en 60,9% in de q4w-groep) gehandhaafd. Onder patiënten met dactylitis en enthesitis op baseline in DISCOVER 2 bleef het deel van de patiënten bij wie dactylitis was verdwenen (91,1% in de q8w-groep en 82,9% in de q4w-groep) en bij wie de enthesitis was verdwenen (77,5% in de q8w-groep en 67,7% in de q4w-groep) gehandhaafd t/m week 100.
In DISCOVER 1 en 2 lieten patiënten behandeld met guselkumab die zich primair hadden gepresenteerd met spondylitis met perifere arthritis, in week 24 een grotere verbetering t.o.v. baseline zien in de Bath Ankylosing Spondylitis Disease Activity Index (BASDAI) dan met placebo. Verbetering in BASDAI bleef gehandhaafd van week 24 t/m week 52 in DISCOVER 1 en t/m week 100 in DISCOVER 2.
Radiografische respons
In DISCOVER 2 werd remming van progressie van structurele schade radiografisch gemeten en uitgedrukt als de gemiddelde verandering t.o.v. baseline in de totale gemodificeerde Van der Heijde-Sharp (vdH-S)-score. In week 24 liet de guselkumab-q4w-groep statistisch significant minder radiografische progressie zien en de guselkumab-q8w-groep toonde numeriek minder progressie dan placebo (tabel 11). Het waargenomen voordeel met het doseringsschema van guselkumab q4w op remming van de radiografische progressie (d.w.z. een kleinere gemiddelde verandering t.o.v. baseline in de totale gemodificeerde vdH-S-score in de q4w-groep t.o.v. placebo) was het meest uitgesproken bij patiënten die op baseline zowel een hoge waarde van C-reactief proteïne hadden als een hoog aantal gewrichten met erosie.
Tabel 11: Verandering t.o.v. baseline in de totale gemodificeerde vdH-S-score in week 24 in
DISCOVER 2
| N | LS mean changec (95%-BId) t.o.v. baseline in de gemodificeerde vdH-S-score in week 24 | |
Placebo guselkumab 100 mg q8w guselkumab 100 mg q4w | 246 248 245 | 0,95 (0,61; 1,29) 0,52a (0,18; 0,86) 0,29b (-0,05; 0,63) |
a niet statistisch significant p = 0,068 (belangrijk secundair eindpunt).
b p = 0,006 (belangrijk secundair eindpunt).
c LS mean change = least squares mean change.
d BI = betrouwbaarheidsinterval.
In week 52 en week 100 was de gemiddelde verandering t.o.v. baseline in de totale gemodificeerde vdH-S-score voor de q8w-groep en de q4w-groep van guselkumab gelijk (tabel 12).
Tabel 12: Verandering t.o.v. baseline in de totale gemodificeerde vdH-S-score in week 52 en week 100 in DISCOVER 2
| Na | Gemiddelde verandering (SDb) t.o.v. baseline in de totale gemodificeerde vdH-S-score | |
| Week 52 | ||
| guselkumab 100 mg q8w guselkumab 100 mg q4w | 235 229 | 0,97 (3,623) 1,07 (3,843) |
| Week 100 | ||
| guselkumab 100 mg q8w guselkumab 100 mg q4w | 216 211 | 1,50 (4,393) 1,68 (7,018) |
a Evalueerbare patiënten hebben waargenomen verandering voor de gespecificeerde periode b SD = standaarddeviatie
Opmerking: geen placebogroep na week 24
Fysiek functioneren en gezondheidgerelateerde kwaliteit van leven
In DISCOVER 1 en 2 toonden patiënten behandeld met guselkumab significante verbetering (p < 0,001) in fysiek functioneren in vergelijking met placebo, zoals gemeten met de Health Assessment Questionnaire-Disability Index (HAQ-DI) in week 24. Verbeteringen in de HAQ-DI bleven gehandhaafd van week 24 t/m week 52 in DISCOVER 1 en t/m week 100 in DISCOVER 2.
In week 24 werd een significant grotere verbetering t.o.v. baseline in de SF-36 Physical Component Summary (PCS)-score waargenomen bij de met guselkumab behandelde patiënten dan bij placebo, zowel in DISCOVER 1 (p < 0,001 voor beide doseringsgroepen) als in DISCOVER 2 (p = 0,006 voor de q4w-groep). In beide studies werd in week 24 een grotere toename t.o.v. baseline waargenomen in de Functional Assessment of Chronic Illness Therapy-Fatigue (FACIT-F)-score bij de met guselkumab behandelde patiënten dan bij placebo. In DISCOVER 2 werden in week 24 bij de met guselkumab behandelde patiënten grotere verbeteringen waargenomen in de gezondheidgerelateerde kwaliteit van leven – gemeten met de Dermatology Life Quality Index (DLQI) – dan bij placebo. Verbeteringen in de scores op de SF-36-PCS, FACIT-F en DLQI bleven gehandhaafd van week 24 t/m week 52 in DISCOVER 1 en t/m week 100 in DISCOVER 2.
Colitis ulcerosa
De werkzaamheid en veiligheid van guselkumab werden geëvalueerd in drie multicentrische, gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studies (QUASAR intraveneuze inductiestudie, QUASAR onderhoudsstudie en ASTRO subcutane inductiestudie) bij volwassen patiënten met matig tot ernstig actieve colitis ulcerosa die onvoldoende respons, verlies van respons of intolerantie hadden voor corticosteroïden, conventionele immunomodulatoren (AZA, 6-MP), biologische therapie (TNF-blokkers, vedolizumab), een Janus-kinase (JAK)-remmer en/of (alleen van toepassing op ASTRO) sfingosine-1-fosfaat (S1P)-receptormodulatoren. Daarnaast werden de werkzaamheid en veiligheid van guselkumab geëvalueerd in een gerandomiseerde, dubbelblinde, placebogecontroleerde, dosisbepalende fase IIb-inductiestudie (QUASAR dosisbepalende inductiestudie) waaraan een vergelijkbare populatie patiënten met colitis ulcerosa deelnam als aan de fase III-inductiestudie.
Ziekteactiviteit werd beoordeeld met de gemodificeerde Mayo-score (mMS), een 3-componenten Mayo-score (0-9) die bestaat uit de som van de volgende subscores (0 tot 3 voor elke subscore): stoelgangsfrequentie (SFS), rectale bloeding (RBS) en bevindingen op centraal beoordeelde endoscopie (ES). Matig tot ernstig actieve colitis ulcerosa werd gedefinieerd als een mMS tussen 5 en 9, een RBS ≥ 1 en een ES van 2 (gedefinieerd door duidelijk erytheem, afwezig vaatpatroon, broosheid en/of erosies) of een ES van 3 (gedefinieerd door spontane bloeding en ulceratie).
Inductiestudie: QUASAR IS
In de inductiestudie QUASAR IS werden patiënten in een 3:2 verhouding gerandomiseerd om ofwel guselkumab 200 mg ofwel placebo te ontvangen via intraveneuze infusie op week 0, week 4 en week 8. In totaal werden 701 patiënten geëvalueerd. Bij baseline was de mediane mMS 7, met 35,5% van de patiënten met een baseline mMS van 5 tot 6 en 64,5% met een mMS van 7 tot 9, en 67,9% van de patiënten met een baseline ES van 3. De mediane leeftijd was 39 jaar (variërend van 18 tot 79 jaar); 43,1% was vrouw; en 72,5% identificeerde zich als blank, 21,4% als Aziatisch en 1% als zwart.
De deelnemende patiënten mochten stabiele doses orale aminosalicylaten, MTX, 6-MP, AZA en/of orale corticosteroïden gebruiken. Bij baseline kreeg 72,5% van de patiënten aminosalicylaten, 20,8% van de patiënten immunomodulatoren (MTX, 6-MP of AZA) en 43,1% van de patiënten corticosteroïden. Gelijktijdige biologische therapieën of JAK-remmers waren niet toegestaan.
In totaal had 49,1% van de patiënten eerder geen respons op ten minste één biologische therapie en/of JAK-remmer. Van deze patiënten had 87,5%, 54,1% en 18% eerder geen respons op respectievelijk een TNF-blokker, vedolizumab of een JAK-remmer, en had 47,4% geen respons op behandeling met 2 of meer van deze therapieën. In totaal had 48,4% van de patiënten nog nooit biologische geneesmiddelen en JAK-remmers gekregen en had 2,6% eerder een biologisch geneesmiddel of JAK-remmer gekregen maar had daar wel respons op.
Het primaire eindpunt was klinische remissie zoals gedefinieerd door de mMS op week 12. Secundaire eindpunten op week 12 waren symptomatische remissie, endoscopische genezing, klinische respons, histologische endoscopische mucosale genezing, vermoeidheidsrespons en IBDQ-remissie (tabel 13).
Een significant groter aantal patiënten was in klinische remissie op week 12 in de met guselkumab behandelde groep in vergelijking met de placebogroep.
Tabel 13: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten op week 12 in QUASAR IS
| Eindpunt | Placebo % | Guselkumab 200 mg intraveneuze inductiea % | Behandelverschil (95%-BI) |
| Klinische remissieb | |||
| Totale populatie | 8% (N=280) | 23% (N=421) | 15% (10%, 20%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 12% (N=137) | 32% (N=202) | 20% (12%, 28%) |
| Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 4% (N=136) | 13% (N=208) | 9% (3%, 14%) |
| Symptomatische remissief | |||
| Totale populatie | 21% (N=280) | 50% (N=421) | 29% (23%, 36%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 26% (N=137) | 60% (N=202) | 34% (24%, 44%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 14% (N=136) | 38% (N=208) | 24% (16%, 33%) |
| Endoscopische genezingg | |||
| Totale populatie | 11% (N=280) | 27% (N=421) | 16% (10%, 21%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 17% (N=137) | 38% (N=202) | 21% (12%, 30%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 5% (N=136) | 15% (N=208) | 10% (4%, 16%) |
| Klinische responsh | |||
| Totale populatie | 28% (N=280) | 62% (N=421) | 34% (27%, 41%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 35% (N=137) | 71% (N=202) | 36% (26%, 46%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 20% (N=136) | 51% (N=208) | 32% (22%, 41%) |
| Histologische endoscopische mucosale genezingi | |||
| Totale populatie | 8% (N=280) | 24% (N=421) | 16% (11%, 21%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 11% (N=137) | 33% (N=202) | 22% (13%, 30%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 4% (N=136) | 13% (N=208) | 9% (3%, 15%) |
| Vermoeidheidsresponsj | |||
| Totale populatie | 21% (N=280) | 41% (N=421) | 20% (13%, 26%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 29% (N=137) | 42% (N=202) | 12% (2%, 23%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 13% (N=136) | 38% (N=208) | 25% (17%, 34%) |
| IBDQ-remissiek | |||
| Totale populatie | 30% (N=280) | 51% (N=421) | 22% (15%, 29%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 34% (N=137) | 62% (N=202) | 28% (18%, 38%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 24% (N=136) | 39% (N=208) | 15% (5%, 25%) |
a Guselkumab 200 mg als een intraveneuze inductie op week 0, week 4 en week 8.
b Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
c p < 0,001, aangepast behandelverschil (95%-BI) op basis van Cochran-Mantel-Haenszel-methode (aangepast voor stratificatiefactoren:
faalstatus van biologisch geneesmiddel en/of JAK-remmer en gelijktijdig gebruik van corticosteroïden bij baseline). d Nog eens extra 7 patiënten in de placebogroep en 11 patiënten in de guselkumabgroep werden eerder blootgesteld aan een biologisch geneesmiddel of JAK-remmer, maar faalden niet.
e Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) en/of een
Janus-kinase (JAK)-remmer voor colitis ulcerosa.
f Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en een subscore voor rectale bloeding van 0.
g Een subscore voor endoscopie van 0 of 1 zonder broosheid.
h Daling ten opzichte van de inductiebaseline van de gemodificeerde Mayo-score met ≥ 30% en ≥ 2 punten, met ofwel een daling van ≥ 1 punt ten opzichte van de baseline in de subscore voor rectale bloeding of een subscore voor rectale bloeding van 0 of 1. i Een combinatie van histologische genezing [neutrofieleninfiltratie in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel volgens het Geboes-scoresysteem] en endoscopische genezing zoals hierboven gedefinieerd. j Vermoeidheid werd beoordeeld met de PROMIS-Fatigue Short Form 7a. Vermoeidheidsrespons werd gedefinieerd als een verbetering ≥ 7 punten ten opzichte van baseline, wat als klinisch betekenisvol wordt beschouwd.
k Totale score van de vragenlijst voor inflammatoire darmziekten (Inflammatory Bowel Disease Questionnaire) ≥ 170.
In de QUASAR IS en QUASAR dosisbepalende inductiestudie werden ook 48 patiënten geïncludeerd met een baseline mMS van 4, inclusief een ES van 2 of 3 en een RBS ≥ 1. Bij patiënten met een baseline mMS van 4 was de werkzaamheid van guselkumab ten opzichte van placebo, gemeten aan de hand van klinische remissie, klinische respons en endoscopische genezing op week 12, consistent met de totale populatie met matig tot ernstig actieve colitis ulcerosa.
Subscores voor rectale bloeding en stoelgangsfrequentie
Bij patiënten die werden behandeld met guselkumab werd al in week 2 een daling van de subscores voor rectale bloeding en stoelgangsfrequentie waargenomen en deze bleven dalen tot en met week 12.
Onderhoudsstudie: QUASAR MS
In de QUASAR MS werden 568 patiënten geëvalueerd die op 12 weken klinische respons hadden na intraveneuze toediening van guselkumab in ofwel QUASAR IS of in de QUASAR dosisbepalende inductiestudie. In de QUASAR MS werden deze patiënten gerandomiseerd om een subcutaan onderhoudsschema te ontvangen van ofwel guselkumab 100 mg elke 8 weken, guselkumab 200 mg elke 4 weken of placebo gedurende 44 weken.
Het primaire eindpunt was klinische remissie zoals gedefinieerd door mMS op week 44. Secundaire eindpunten op week 44 waren onder andere symptomatische remissie, endoscopische genezing, corticosteroïdvrije klinische remissie, histologische endoscopische mucosale genezing, vermoeidheidsrespons en IBDQ-remissie (tabel 14).
Een significant groter aantal patiënten was in klinische remissie op week 44 in beide met guselkumab behandelde groepen in vergelijking met de placebogroep.
Tabel 14: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten op week 44 in
QUASAR MS
| Eindpunt | Placebo % | Guselkumab 100 mg q8w subcutane injectiea % | Guselkumab 200 mg q4w subcutane injectieb % | Behandelverschil (95%-BI) | |
Guselkumab 100 mg | Guselkumab 200 mg | ||||
| Klinische remissiec | |||||
| Totale populatied | 19% (N=190) | 45% (N=188) | 50% (N=190) | 25% (16%, 34%)e | 30% (21%, 38%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 26% (N=108) | 50% (N=105) | 58% (N=96) | 24% (12%, 36%) | 29% (17%, 41%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 40% (N=77) | 40% (N=88) | 30% (19%, 42%) | 32% (21%, 44%) |
| Symptomatische remissieh | |||||
| Totale populatied | 37% (N=190) | 70% (N=188) | 69% (N=190) | 32% (23%, 41%)e | 31% (21%, 40%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 46% (N=108) | 74% (N=105) | 76% (N=96) | 28% (15%, 40%) | 28% (15%, 41%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 24% (N=75) | 65% (N=77) | 60% (N=88) | 39% (26%, 52%) | 37% (23%, 50%) |
| Corticosteroïdvrije klinische remissiei | |||||
| Totale populatied | 18% (N=190) | 45% (N=188) | 49% (N=190) | 26% (17%, 34%)e | 29% (20%, 38%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 26% (N=108) | 50% (N=105) | 56% (N=96) | 24% (12%, 36%) | 27% (14%, 39%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 7% (N=75) | 40% (N=77) | 40% (N=88) | 32% (21%, 43%) | 34% (23%, 45%) |
| Endoscopische genezingj | |||||
| Totale populatied | 19% (N=190) | 49% (N=188) | 52% (N=190) | 30% (21%, 38%)e | 31% (22%, 40%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 26% (N=108) | 53% (N=105) | 59% (N=96) | 27% (15%, 40%) | 30% (18%, 42%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 45% (N=77) | 42% (N=88) | 36% (24%, 48%) | 35% (23%, 46%) |
| Histologische endoscopische mucosale genezingk | |||||
| Totale populatied | 17% (N=190) | 44% (N=188) | 48% (N=190) | 26% (17%, 34%)e | 30% (21%, 38%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 23% (N=108) | 50% (N=105) | 56% (N=96) | 26% (14%, 38%) | 30% (17%, 42%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 38% (N=77) | 39% (N=88) | 28% (16%, 39%) | 31% (20%, 43%) |
| Klinische responsl | |||||
| Totale populatied | 43% (N=190) | 78% (N=188) | 75% (N=190) | 34% (25%, 43%)e | 31% (21%, 40%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 54% (N=108) | 83% (N=105) | 81% (N=96) | 29% (17%, 41%) | 26% (14%, 39%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 28% (N=75) | 70% (N=77) | 67% (N=88) | 41% (27%, 54%) | 39% (26%, 53%) |
| Behoud van klinische remissie op week 44 bij patiënten die 12 weken na inductie klinische remissie bereikten | |||||
| Totale populatieq | 34% (N=59) | 61% (N=66) | 72% (N=69) | 26% (9%, 43%)m | 38% (23%, 54%)e |
Biologisch geneesmiddel- en JAK-remmer-naïefr | 34% (N=41) | 65% (N=43) | 79% (N=48) | 31% (9%, 51%) | 45% (25%, 62%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 27% (N=15) | 60% (N=20) | 56% (N=18) | 33% (-1%, 62%) | 29% (-6%, 59%) |
| Endoscopische normalisatien | |||||
| Totale populatied | 15% (N=190) | 35% (N=188) | 34% (N=190) | 18% (10%, 27%)e | 17% (9%, 25%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 20% (N=108) | 38% (N=105) | 42% (N=96) | 17% (6%, 29%) | 17% (6%, 29%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 31% (N=77) | 24% (N=88) | 21% (10%, 33%) | 16% (6%, 26%) |
| Vermoeidheidsresponso | |||||
| Totale populatied | 29% (N=190) | 51% (N=188) | 43% (N=190) | 20% (11%, 29%)e | 13% (3%, 22%)m |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 36% (N=108) | 51% (N=105) | 53% (N=96) | 15% (2%, 28%) | 16% (3%, 29%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 19% (N=75) | 47% (N=77) | 32% (N=88) | 27% (13%, 40%) | 13% (1%, 26%) |
| IBDQ-remissiep | |||||
| Totale populatied | 37% (N=190) | 64% (N=188) | 64% (N=190) | 26% (17%, 36%)e | 26% (16%, 35%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 49% (N=108) | 68% (N=105) | 74% (N=96) | 19% (6%, 32%) | 24% (11%, 37%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 19% (N=75) | 58% (N=77) | 53% (N=88) | 38% (26%, 50%) | 35% (23%, 48%) |
a Guselkumab 100 mg als een subcutane injectie elke 8 weken na het inductieschema.
b Guselkumab 200 mg als subcutane injectie elke 4 weken na het inductieschema.
c Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
d Patiënten die 12 weken na de intraveneuze toediening van guselkumab klinische respons vertoonden in de QUASAR inductiestudie of de QUASAR dosisbepalende inductiestudie.
e p < 0,001, aangepast behandelverschil (95%-BI) op basis van Cochran-Mantel-Haenszel-methode, aangepast voor stratificatiefactoren van de randomisatie.
f Nog eens extra 7 patiënten in de placebogroep, 6 patiënten in de guselkumab 100 mg groep en 6 patiënten in de guselkumab
200 mg groep werden eerder blootgesteld aan een biologisch geneesmiddel of JAK-remmer, maar faalden niet. g Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) en/of een
Janus-kinase [JAK]-remmer voor colitis ulcerosa.
h Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en een subscore voor rectale bloeding van 0.
i Geen behandeling met corticosteroïden nodig hebben gedurende ten minste 8 weken voorafgaand aan week 44 en ook voldoen aan de criteria voor klinische remissie op week 44.
j Een subscore voor endoscopie van 0 of 1 zonder broosheid.
k Een combinatie van histologische genezing [neutrofieleninfiltratie in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel volgens het Geboes-scoresysteem] en endoscopische genezing zoals hierboven gedefinieerd. l Daling ten opzichte van de inductiebaseline van de gemodificeerde Mayo-score met ≥ 30% en ≥ 2 punten, met ofwel een daling van
≥ 1 punt ten opzichte van de baseline in de subscore voor rectale bloeding of een subscore voor rectale bloeding van 0 of 1. m p < 0,01, aangepast behandelverschil (95%-BI) op basis van Cochran-Mantel-Haenszel-methode, aangepast voor stratificatiefactoren van de randomisatie.
n Een subscore voor endoscopie van 0.
o Vermoeidheid werd beoordeeld met de PROMIS-Fatigue Short Form 7a. Vermoeidheidsrespons werd gedefinieerd als een verbetering ≥ 7 punten ten opzichte van de inductiebaseline, wat als klinisch betekenisvol wordt beschouwd. p Totale score van de vragenlijst voor inflammatoire darmziekten (Inflammatory Bowel Disease Questionnaire) ≥ 170. q Patiënten die 12 weken na de intraveneuze toediening van guselkumab klinische remissie vertoonden in ofwel de QUASAR inductiestudie of de QUASAR dosisbepalende inductiestudie.
r Nog eens extra 3 patiënten in de placebogroep, 3 patiënten in de guselkumab 100 mg groep en 3 patiënten in de guselkumab
200 mg groep werden eerder blootgesteld aan een biologisch geneesmiddel of JAK-remmer, maar faalden niet.
In QUASAR IS en QUASAR MS werden de werkzaamheid en veiligheid van guselkumab consistent aangetoond, ongeacht leeftijd, geslacht, ras, lichaamsgewicht en eerdere behandeling met een biologische therapie of JAK-remmer.
In QUASAR MS hadden patiënten met een hoge ontstekingslast na voltooiing van de inductiedosering extra baat bij guselkumab 200 mg subcutaan q4w in vergelijking met de dosering 100 mg subcutaan q8w. Klinisch betekenisvolle numerieke verschillen van > 15% werden waargenomen tussen de twee guselkumab doseringsgroepen onder patiënten met een CRP-concentratie van > 3 mg/l na voltooiing van de inductiedosering voor de volgende eindpunten op week 44: klinische remissie (48% 200 mg q4w vs. 30% 100 mg q8w), behoud van klinische remissie (88% 200 mg q4w vs. 50% 100 mg q8w), corticosteroïdvrije klinische remissie (46% 200 mg q4w vs. 30% 100 mg q8w), endoscopische genezing (52% 200 mg q4w vs. 35% 100 mg q8w), en histologische-endoscopische mucosale genezing (46% 200 mg q4w vs. 29% 100 mg q8w).
In QUASAR MS werden 31 patiënten ingeschreven met een inductiebaseline mMS van 4, inclusief een ES van 2 of 3 en een RBS ≥ 1 die een klinische respons bereikten 12 weken na de intraveneuze toediening van guselkumab in QUASAR IS of QUASAR dosisbepalende inductiestudie. Bij deze patiënten was de werkzaamheid van guselkumab ten opzichte van placebo, gemeten aan de hand van klinische remissie, klinische respons en endoscopische genezing op week 44, consistent met de totale populatie.
Symptomatische remissie na verloop van tijd
In QUASAR MS werd symptomatische remissie gedefinieerd als een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en hield een subscore voor rectale bloeding van 0 aan tot en met week 44 in beide guselkumab-behandelgroepen, terwijl een afname werd waargenomen in de placebogroep (figuur 8):
Figuur 8: Aantal patiënten in symptomatische remissie t/m week 44 in QUASAR MS
Week 24-responders op verlengde behandeling met guselkumab
Met guselkumab behandelde patiënten die geen klinische respons vertoonden op week 12 van de inductie, ontvingen guselkumab 200 mg subcutaan op week 12, 16 en 20. In QUASAR IS bereikten 66/120 (55%) met guselkumab behandelde patiënten die geen klinische respons vertoonden op week 12 van de inductie, een klinische respons op week 24. Week 24-responders op guselkumab gingen door naar QUASAR MS en ontvingen elke 4 weken guselkumab 200 mg subcutaan. Op week 44 van QUASAR MS behielden 83/123 (67%) van deze patiënten klinische respons en 37/123 (30%) bereikten klinische remissie.
Hervatting van werkzaamheid na verlies van respons op guselkumab
Negentien patiënten die guselkumab 100 mg subcutaan q8w kregen en een eerste verlies van respons (10%) tussen week 8 en 32 van QUASAR MS ondervonden, ontvingen een geblindeerde guselkumab dosering met 200 mg guselkumab subcutaan q4w en 11 van deze patiënten (58%) bereikten symptomatische respons en 5 patiënten (26%) bereikten symptomatische remissie na 12 weken.
Histologische en endoscopische beoordeling
Histologische remissie werd gedefinieerd als een histologische score van Geboes ≤ 2 B.0 (afwezigheid van neutrofielen in de mucosa [zowel lamina propria als epitheel], geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel volgens het Geboes-scoresysteem). In QUASAR IS werd histologische remissie op week 12 bereikt bij 40% van de patiënten die werden behandeld met guselkumab en 19% van de patiënten in de placebogroep. In QUASAR MS werd histologische remissie op week 44 bereikt bij 59% en 61% van de patiënten die werden behandeld met guselkumab 100 mg subcutaan q8w en guselkumab 200 mg subcutaan q4w en 27% van de patiënten in de placebogroep.
Normalisatie van het endoscopische aspect van de mucosa werd gedefinieerd als ES van 0. In QUASAR IS werd endoscopische normalisatie op week 12 bereikt bij 15% van de patiënten die werden behandeld met guselkumab en 5% van de patiënten in de placebogroep.
Samengestelde histologische-endoscopische mucosale uitkomsten
Gecombineerde symptomatische remissie, endoscopische normalisatie, histologische remissie en fecale calprotectine ≤ 250 mg/kg op week 44 werd bereikt door een groter aantal patiënten dat werd behandeld met guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w in vergelijking met placebo (respectievelijk 22% en 28% vs. 9%).
Gezondheidsgerelateerde kwaliteit van leven
Op week 12 van QUASAR IS vertoonden patiënten die guselkumab kregen, grotere en klinisch betekenisvolle verbeteringen ten opzichte van baseline in vergelijking met placebo in uitkomsten van voor inflammatoire darmziekte (inflammatory bowel disease, IBD) specifieke kwaliteit van leven, beoordeeld aan de hand van de IBDQ-totaalscore en alle IBDQ-domeinscores (darmsymptomen inclusief buikpijn en aandrang van de darm, systemisch functioneren, emotioneel functioneren en sociaal functioneren). Deze verbeteringen werden behouden bij met guselkumab behandelde patiënten in QUASAR MS tot en met week 44.
Ziekenhuisopnames in verband met colitis ulcerosa
Tot en met week 12 van QUASAR IS had een lager aantal patiënten in de guselkumabgroep dan in de placebogroep ziekenhuisopnames in verband met colitis ulcerosa (1,9%, 8/421 vs. 5,4%, 15/280).
ASTRO
In ASTRO werden patiënten in een 1:1:1-verhouding gerandomiseerd naar guselkumab 400 mg subcutane inductie in week 0, 4 en 8, gevolgd door onderhoudsbehandeling met guselkumab 100 mg subcutaan om de 8 weken; of guselkumab 400 mg subcutane inductie in week 0, 4 en 8, gevolgd door onderhoudsbehandeling met guselkumab 200 mg subcutaan om de 4 weken; of placebo.
In totaal werden 418 patiënten geëvalueerd. De mediane leeftijd van de patiënten was 40 jaar (variërend van 18 tot 80 jaar); 38,8% was vrouw; en 64,6% identificeerde zich als blank, 28,9% als Aziatisch en 3,1% als zwart.
De deelnemende patiënten mochten stabiele doses orale aminosalicylaten, immunomodulatoren (AZA, 6-MP, MTX) en/of orale corticosteroïden (tot 20 mg/dag prednison of equivalent) gebruiken. Bij baseline kreeg 77,3% van de patiënten aminosalicylaten, 20,1% van de patiënten immunomodulatoren en 32,8% van de patiënten corticosteroïden. Gelijktijdige biologische therapieën, JAK-remmers of S1P-receptormodulatoren waren niet toegestaan. In totaal had 40,2% van de patiënten eerder geen respons op een behandeling met ten minste één biologische therapie, JAK-remmer en/of S1P-receptormodulator; 58,1% had nog nooit biologische geneesmiddelen, JAK-remmers of een S1P-receptormodulator gekregen en 1,7% had eerder een biologische geneesmiddel, JAK-remmer of S1P-receptormodulator gekregen, maar had daar wel respons op.
In ASTRO was het primaire eindpunt klinische remissie zoals gedefinieerd door de mMS in week 12. Secundaire eindpunten in week 12 waren symptomatische remissie, endoscopische genezing, klinische respons en histologische endoscopische mucosale genezing (zie tabel 15). Secundaire eindpunten in week 24 waren klinische remissie en endoscopische genezing (zie tabel 16).
Tabel 15: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten in week 12 in ASTRO
| Eindpunt | Placebo % | Guselkumab 400 mg subcutane inductiea % | Behandelverschil vs. placebo (95%‑BI)b |
| Klinische remissiec | |||
| Totale populatie | 6% (N=139) | 28% (N=279) | 21% (15%, 28%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 9% (N=79) | 36% (N=164) | 27% (18%, 37%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 4% (N=56) | 16% (N=112) | 12% (3%, 20%) |
| Symptomatische remissied | |||
| Totale populatie | 21% (N=139) | 51% (N=279) | 30% (22%, 39%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 25% (N=79) | 59% (N=164) | 34% (22%, 46%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 14% (N=56) | 41% (N=112) | 26% (13%, 39%) |
| Endoscopische genezingh | |||
| Totale populatie | 13% (N=139) | 37% (N=279) | 24% (17%, 32%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 18% (N=79) | 46% (N=164) | 28% (17%, 40%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 7% (N=56) | 24% (N=112) | 16% (6%, 26%) |
| Klinische responsi | |||
| Totale populatie | 35% (N=139) | 66% (N=279) | 31% (22%, 40%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 42% (N=79) | 71% (N=164) | 30% (17%, 43%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 25% (N=56) | 57% (N=112) | 31% (17%, 45%) |
| Histologische endoscopische mucosale genezingj | |||
| Totale populatie | 11% (N=139) | 30% (N=279) | 20% (12%, 27%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 14% (N=79) | 38% (N=164) | 25% (14%, 35%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 7% (N=56) | 19% (N=112) | 11% (1%, 20%) |
a Guselkumab 400 mg subcutane inductie in week 0, week 4 en week 8.
b Het aangepaste behandelverschil en de betrouwbaarheidsintervallen waren gebaseerd op het gemeenschappelijke risicoverschil door gebruik te maken van Mantel-Haenszel-stratumgewichten en Sato-variantieschatting. De gebruikte stratificatievariabelen waren de faalstatus van een eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulator (ja of nee) en een Mayo-subscore voor endoscopie bij baseline (matig [2] of ernstig [3]).
c Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
d Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en een subscore voor rectale bloeding van 0.
e p < 0,001.
f Nog eens 4 patiënten in de placebogroep en 3 patiënten in de guselkumabgroep waren eerder blootgesteld aan een biologisch geneesmiddel, JAK-remmer of S1P-receptormodulator, maar faalden niet.
g Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab),
JAK-remmer en/of S1P-receptormodulator voor colitis ulcerosa.
h Een subscore voor endoscopie van 0 of 1 zonder broosheid.
i Daling ten opzichte van baseline van de gemodificeerde Mayo-score met ≥ 30% en ≥ 2 punten, met ofwel een daling van ≥ 1 punt ten opzichte van baseline in de subscore voor rectale bloeding of een subscore voor rectale bloeding van 0 of 1. j Een subscore voor endoscopie van 0 of 1 zonder broosheid en een Geboes-score ≤ 3,1 (wat wijst op neutrofieleninfiltratie in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel).
Tabel 16: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten in week 24 in ASTRO
| Eindpunt | Placebo % | Guselkumab 400 mg s.c. inductie→ 100 mg q8w subcutane injectiea % | Guselkumab 400 mg s.c. inductie→ 200 mg q4w subcutane injectieb % | Behandelverschil vs. placebo (95%‑BI)c | |
Guselkumab 100 mg | Guselkumab 200 mg | ||||
| Klinische remissied | |||||
| Totale populatie | 9% (N=139) | 35% (N=139) | 36% (N=140) | 26% (17%, 35%)e | 27% (18%, 36%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 13% (N=79) | 49% (N=81) | 43% (N=83) | 37% (24%, 50%) | 31% (18%, 44%) |
Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 5% (N=56) | 16% (N=57) | 27% (N=55) | 10% (-1%, 21%) | 21% (9%, 34%) |
| Endoscopische genezingh | |||||
| Totale populatie | 12% (N=139) | 40% (N=139) | 45% (N=140) | 28% (18%, 38%)e | 33% (23%, 42%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 18% (N=79) | 54% (N=81) | 52% (N=83) | 37% (23%, 51%) | 34% (21%, 48%) |
Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 5% (N=56) | 19% (N=57) | 36% (N=55) | 13% (1%, 25%) | 30% (17%, 44%) |
a Guselkumab 400 mg s.c. inductie in week 0, 4 en 8, gevolgd door guselkumab 100 mg s.c. onderhoudsbehandeling om de 8 weken. b Guselkumab 400 mg s.c. inductie in week 0, 4 en 8, gevolgd door guselkumab 200 mg s.c. onderhoudsbehandeling om de 4 weken. c Het aangepaste behandelverschil en de betrouwbaarheidsintervallen waren gebaseerd op het gemeenschappelijke risicoverschil door gebruik te maken van Mantel-Haenszel-stratumgewichten en Sato-variantie-schatting. De gebruikte stratificatievariabelen waren de faalstatus van een eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulator (ja of nee) en een Mayo-subscore voor endoscopie bij baseline (matig [2] of ernstig [3]).
d Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
e p < 0,001.
f Nog eens 4 patiënten in de placebogroep, 1 patiënt in de guselkumabgroep van 100 mg en 2 patiënten in de guselkumabgroep van
200 mg waren eerder blootgesteld aan een biologisch geneesmiddel, JAK-remmer of S1P-receptormodulator, maar faalden niet. g Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab), JAK-remmer en/of S1P-receptormodulator voor colitis ulcerosa.
h Een subscore voor endoscopie van 0 of 1 zonder broosheid.
Symptomatische remissie na verloop van tijd
In ASTRO werd symptomatische remissie gedefinieerd als een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, en een subscore voor rectale bloeding van 0 waargenomen tot en met week 12. In de guselkumab-behandelgroepen bereikte een groter deel van de patiënten symptomatische remissie in vergelijking met de placebogroep (figuur 9): Figuur 9: Aantal patiënten in symptomatische remissie t/m week 12 in ASTRO
Subscores voor rectale bloeding en stoelgangsfrequentie
Al in week 2 werd bij patiënten die met guselkumab werden behandeld een afname van de subscores voor rectale bloedingen en stoelgangsfrequentie waargenomen in vergelijking met placebo.
Histologische en endoscopische beoordeling
Histologische remissie in week 12 werd bereikt bij 44% van de patiënten die werden behandeld met guselkumab 400 mg subcutane inductie, vergeleken met 20% van de patiënten die placebo kregen.
Endoscopische normalisatie in week 24 werd bereikt bij respectievelijk 21% en 26% van de patiënten die werden behandeld met guselkumab 400 mg subcutane inductie, gevolgd door guselkumab 100 mg toegediend via subcutane injectie in week 16 en daarna om de 8 weken, of guselkumab 200 mg toegediend via subcutane injectie in week 12 en daarna om de 4 weken, vergeleken met 4% van de patiënten die placebo kregen.
Buikpijn en aandrang van de darm
In week 12 had van de patiënten die werden behandeld met guselkumab 400 mg subcutane inductie in vergelijking met placebo een groter deel geen buikpijn (56% vs. 31%) en geen aandrang van de darm (49% vs. 24%).
Gezondheidsgerelateerde kwaliteit van leven
De ziektespecifieke gezondheidsgerelateerde kwaliteit van leven werd beoordeeld met de IBDQ. Een groter deel van de patiënten in de gecombineerde 400 mg s.c. guselkumab-groep (61%) bereikte IBDQ-remissie in week 12 in vergelijking met de placebogroep (34%).
Ziekte van Crohn
De werkzaamheid en veiligheid van guselkumab werden geëvalueerd in drie klinische fase III-studies bij volwassen patiënten met matig tot ernstig actieve ziekte van Crohn die onvoldoende respons, verlies van respons of intolerantie hadden voor ofwel orale corticosteroïden, conventionele immunomodulatoren (AZA, 6-MP, MTX) en/of biologische therapie (TNF-blokker of vedolizumab): twee identiek opgezette multicentrische, gerandomiseerde, dubbelblinde studies van 48 weken met placebo- en actieve controle (ustekinumab) met parallelle groepen (GALAXI 2 en GALAXI 3) en één multicentrische, gerandomiseerde, dubbelblinde, placebogecontroleerde studie van 24 weken met parallelle groepen (GRAVITI). Alle drie de studies hadden een studieopzet met doorbehandeling: patiënten gerandomiseerd voor guselkumab (of ustekinumab in GALAXI 2 en GALAXI 3) behielden de toegekende behandeling gedurende de hele studieduur.
GALAXI 2 en GALAXI 3
In de fase III‑studies GALAXI 2 en GALAXI 3 was matig tot ernstig actieve ziekte van Crohn gedefinieerd als een Crohn’s Disease Activity Index [CDAI]‑score van ≥ 220 en ≤ 450 en een Simple Endoscopic Score for CD (SES-CD) van ≥ 6 (of ≥ 4 voor patiënten met geïsoleerde ziekte van het ileum). Aanvullende criteria voor GALAXI 2/3 waren een gemiddelde dagelijkse ontlastingsfrequentie (stool frequency, SF) > 3 of een gemiddelde dagelijkse buikpijn (abdominal pain, AP)‑score > 1.
In de studies GALAXI 2 en GALAXI 3 werden patiënten gerandomiseerd in een verhouding van 2:2:2:1 voor het krijgen van guselkumab 200 mg intraveneuze inductie in week 0, 4 en 8 gevolgd door guselkumab 200 mg subcutane onderhoudsbehandeling q4w; of guselkumab 200 mg intraveneuze inductie in week 0, 4 en 8 gevolgd door guselkumab 100 mg subcutane onderhoudsbehandeling q8w; of ustekinumab ongeveer 6 mg/kg intraveneuze inductie in week 0 gevolgd door ustekinumab 90 mg subcutane onderhoudsbehandeling q8w; of placebo. Patiënten die niet reageerden op placebo kregen vanaf week 12 ustekinumab.
In totaal werden 1.021 patiënten geëvalueerd in GALAXI 2 (n=508) en GALAXI 3 (n=513). De mediane leeftijd was 34 jaar (variërend van 18 tot 83 jaar), 57,6% was man; en 74,3% identificeerde zich als blank, 21,3% als Aziatisch en 1,5% als zwart.
In GALAXI 2 had 52,8% van de patiënten eerder geen respons op ten minste één biologische therapie (50,6% was intolerant of had geen respons op ten minste 1 eerdere anti‑TNFα‑therapie, 7,5% was intolerant of had geen respons op eerdere vedolizumab‑therapie), 41,9% had nooit eerder een biologisch geneesmiddel gekregen en 5,3% had eerder een biologisch geneesmiddel gekregen maar had daar wel respons op. Bij baseline kreeg 37,4% van de patiënten orale corticosteroïden en 29,9% van de patiënten kreeg conventionele immunomodulatoren.
In GALAXI 3 had 51,9% van de patiënten eerder geen respons op ten minste één biologische therapie (50,3% was intolerant of had geen respons op ten minste 1 eerdere anti‑TNFα‑therapie, 9,6% was intolerant of had geen respons op eerdere vedolizumab‑therapie), 41,5% had nooit eerder een biologisch geneesmiddel gekregen en 6,6% had eerder een biologisch geneesmiddel gekregen maar had daar wel respons op. Bij baseline kreeg 36,1% van de patiënten orale corticosteroïden en 30,2% van de patiënten kreeg conventionele immunomodulatoren.
De resultaten voor de co-primaire en de voornaamste secundaire eindpunten in GALAXI 2 en GALAXI 3 in vergelijking met placebo worden weergegeven in tabel 17 (week 12) en 18 (week 48). De resultaten voor de voornaamste secundaire eindpunten op week 48 in vergelijking met ustekinumab worden weergegeven in tabel 19 en 20.
Tabel 17: Percentage patiënten dat op week 12 voldoet aan de co-primaire en de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus placebo in GALAXI 2 en GALAXI 3
| GALAXI 2 | GALAXI 3 | |||||||
Placebo % | Guselkumab intraveneuze inductiea % | Placebo % | Guselkumab intraveneuze inductiea % | |||||
| Co-primaire werkzaamheidseindpunten | ||||||||
| Klinische remissieb op week 12 | ||||||||
| Totale populatie | 22% (N=76) | 47%i (N=289) | 15% (N=72) | 47%i (N=293) | ||||
| Biologisch geneesmiddel-naïefc | 18% (N=34) | 50% (N=121) | 15% (N=27) | 50% (N=123) | ||||
Falen van eerder biologisch geneesmiddeld | 23% (N=39) | 45% (N=150) | 15% (N=39) | 47% (N=150) | ||||
| Endoscopische response op week 12 | ||||||||
| Totale populatie | 11% (N=76) | 38%i (N=289) | 14% (N=72) | 36%i (N=293) | ||||
| Biologisch geneesmiddel-naïefc | 15% (N=34) | 51% (N=121) | 22% (N=27) | 41% (N=123) | ||||
Falen van eerder biologisch geneesmiddeld | 5% (N=39) | 27% (N=150) | 8% (N=39) | 31% (N=150) | ||||
| Voornaamste secundaire werkzaamheidseindpunten | ||||||||
| PRO-2‑remissief op week 12 | ||||||||
| Totale populatie | 21% (N=76) | 43%i (N=289) | 14% (N=72) | 42%i (N=293) | ||||
| Biologisch geneesmiddel-naïefc | 24% (N=34) | 43% (N=121) | 15% (N=27) | 47% (N=123) | ||||
Falen van eerder biologisch geneesmiddeld | 13% (N=39) | 41% (N=150) | 13% (N=39) | 39% (N=150) | ||||
| Vermoeidheidsresponsg op week 12 | ||||||||
| Totale populatie | 29% (N=76) | 45%j (N=289) | 18% (N=72) | 43%i(N=293) | ||||
| Biologisch geneesmiddel-naïefc | 32% (N=34) | 48% (N=121) | 19% (N=27) | 46% (N=123) | ||||
Falen van eerder biologisch geneesmiddeld | 26% (N=39) | 41% (N=150) | 18% (N=39) | 43% (N=150) | ||||
| Endoscopische remissieh op week 12 | ||||||||
| Totale populatie | 1% (N=76) | 15% (N=289) | 8% (N=72) | 16% (N=293) | ||||
| Biologisch geneesmiddel-naïefc | 3% (N=34) | 22% (N=121) | 19% (N=27) | 25% (N=123) | ||||
Falen van eerder biologisch geneesmiddeld | 0% (N=39) | 9% (N=150) | 0% (N=39) | 9% (N=150) | ||||
a Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 – Twee groepen behandeld met guselkumab werden voor deze kolom gecombineerd aangezien patiënten voorafgaand aan week 12 hetzelfde intraveneuze inductie-doseringsschema kregen.
b Klinische remissie is gedefinieerd als CDAI‑score < 150.
c In de placebogroep waren 9 extra patiënten en in de groep guselkumab 200 mg intraveneus 38 extra patiënten eerder blootgesteld geweest aan een biologische therapie, maar faalden niet.
d Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers of vedolizumab) voor de ziekte van Crohn.
e Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. f PRO-2‑remissie is gedefinieerd als gemiddelde dagelijkse AP‑score van 1 of lager en gemiddelde dagelijkse SF‑score van 3 of lager, en geen verergering van AP of SF t.o.v. baseline.
g Vermoeidheidsrespons is gedefinieerd als een verbetering van ≥ 7 punten op PROMIS Fatigue Short Form 7a. h Endoscopische remissie is gedefinieerd als SES-CD‑score ≤ 2.
i p < 0,001
j p < 0,05
Tabel 18: Percentage patiënten dat op week 48 voldoet aan de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus placebo in GALAXI 2 en GALAXI 3
| GALAXI 2 | GALAXI 3 | |||||
| Placebo | Guselkumab intraveneuze inductie→ 100 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie→ 200 mg q4w subcutane injectieb | Placebo (N=72) | Guselkumab intraveneuze inductie→ 100 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie→ 200 mg q4w subcutane injectieb | |
| Corticosteroïdvrije klinische remissiec op week 48f | ||||||
| Totale populatie | 12% (N=76) | 45%e (N=143) | 51%e (N=146) | 14% (N=72) | 44%e (N=143) | 48%e (N=150) |
| Endoscopische responsd op week 48f | ||||||
| Totale populatie | 7% (N=76) | 38%e (N=143) | 38%e (N=146) | 6% (N=72) | 33%e (N=143) | 36%e (N=150) |
a Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 100 mg subcutaan q8w daarna tot week 48.
b Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 200 mg subcutaan q4w daarna tot week 48.
c Corticosteroïdvrije klinische remissie is gedefinieerd als CDAI‑score < 150 op week 48 en zonder corticosteroïden te krijgen op week 48.
d Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. e p < 0,001
f Deelnemers die aan de criteria voor onvoldoende respons voldeden op week 12 werden beschouwd als non‑responders op week 48, ongeacht de behandelgroep.
Tabel 19: Percentage patiënten dat op week 48 voldoet aan de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus ustekinumab in GALAXI 2 en GALAXI 3
| GALAXI 2 | GALAXI 3 | ||||||
Ustekinumab 6 mg/kg intraveneuze inductie → 90 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie → 100 mg q8w subcutane injectieb | Guselkumab intraveneuze inductie → 200 mg q4w subcutane injectiec | Ustekinumab 6 mg/kg intraveneuze inductie → 90 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie → 100 mg q8w subcutane injectieb | Guselkumab intraveneuze inductie → 200 mg q4w subcutane injectiec | ||
| Klinische remissie op week 48 en endoscopische responsd op week 48 | |||||||
| Totale populatie | 39% (N=143) | 42% (N=143) | 49% (N=146) | 28% (N=148) | 41%k (N=143) | 45%k (N=150) | |
| Endoscopische response op week 48l | |||||||
| Totale populatie | 42% (N=143) | 49% (N=143) | 56% (N=146) | 32% (N=148) | 47% (N=143) | 49% (N=150) | |
| Endoscopische remissief op week 48 | |||||||
| Totale populatie | 20% (N=143) | 27% (N=143) | 24% (N=146) | 13% (N=148) | 24%k (N=143) | 19% (N=150) | |
| Klinische remissieg op week 48 | |||||||
| Totale populatie | 65% (N=143) | 64% (N=143) | 75% (N=146) | 61% (N=148) | 66% (N=143) | 66% (N=150) | |
| Corticosteroïdvrije klinische remissieh op week 48l | |||||||
| Totale populatie | 61% (N=143) | 63% (N=143) | 71% (N=146) | 59% (N=148) | 64% (N=143) | 64% (N=150) | |
| Aanhoudende klinische remissiei op week 48 | |||||||
| Totale populatie | 45% (N=143) | 46% (N=143) | 52% (N=146) | 39% (N=148) | 50% (N=143) | 49% (N=150) | |
PRO-2‑remissiej op week 48
| Totale populatie | 59% (N=143) | 60% (N=143) | 69% (N=146) | 53% (N=148) | 58% (N=143) | 56% (N=150) |
a Ustekinumab 6 mg/kg intraveneuze inductie in week 0 gevolgd door ustekinumab 90 mg subcutaan q8w daarna tot week 48. b Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 100 mg subcutaan q8w daarna tot week 48.
c Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 200 mg subcutaan q4w daarna tot week 48.
d Een combinatie van klinische remissie en endoscopische respons zoals hieronder gedefinieerd.
e Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. f Endoscopische remissie is gedefinieerd als SES-CD‑score ≤ 2.
g Klinische remissie is gedefinieerd als CDAI‑score < 150.
h Corticosteroïdvrije klinische remissie is gedefinieerd als CDAI‑score < 150 op week 48 en zonder corticosteroïden te krijgen op week 48.
i Aanhoudende klinische remissie is gedefinieerd als CDAI < 150 voor ≥ 80% van alle bezoeken tussen week 12 en week 48 (ten minste 8 van de 10 bezoeken), met inbegrip van week 48.
j PRO-2‑remissie is gedefinieerd als gemiddelde dagelijkse AP‑score van 1 of lager en gemiddelde dagelijkse SF‑score van 3 of lager, en geen verergering van AP of SF t.o.v. baseline.
k p < 0,05
l Responsen op week 48 werden geëvalueerd ongeacht de klinische respons op week 12.
Tabel 20: Percentage patiënten dat op week 48 voldoet aan de werkzaamheidseindpunten met guselkumab versus ustekinumab in de samengevoegde GALAXI 2 en GALAXI 3
Ustekinumab 6 mg/kg intraveneuze inductie → 90 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie → 100 mg q8w subcutane injectieb | Guselkumab intraveneuze inductie → 200 mg q4w subcutane injectiec | |
| Klinische remissie op week 48 en endoscopische responsd op week 48 | |||
| Totale populatie | 34% (N=291) | 42% (N=286) | 47% (N=296) |
Biologisch geneesmiddel-naïefe | 43% (N=121) | 51% (N=116) | 55% (N=128) |
Falen van eerder biologisch geneesmiddelf | 26% (N=156) | 37% (N=153) | 41% (N=147) |
| Endoscopische responsg op week 48 | |||
| Totale populatie | 37% (N=291) | 48% (N=286) | 53% (N=296) |
Biologisch geneesmiddel-naïefe | 43% (N=121) | 59% (N=116) | 59% (N=128) |
Falen van eerder biologisch geneesmiddelf | 31% (N=156) | 43% (N=153) | 47% (N=147) |
| Endoscopische remissieh op week 48 | |||
| Totale populatie | 16% (N=291) | 25% (N=286) | 21% (N=296) |
Biologisch geneesmiddel-naïefe | 19% (N=121) | 34% (N=116) | 27% (N=128) |
Falen van eerder biologisch geneesmiddelf | 13% (N=156) | 21% (N=153) | 14% (N=147) |
| Klinische remissiei op week 48 | |||
| Totale populatie | 63% (N=291) | 65% (N=286) | 70% (N=296) |
Biologisch geneesmiddel-naïefe | 75% (N=121) | 73% (N=116) | 77% (N=128) |
Falen van eerder biologisch geneesmiddelf | 53% (N=156) | 61% (N=153) | 64% (N=147) |
a Ustekinumab 6 mg/kg intraveneuze inductie in week 0 gevolgd door ustekinumab 90 mg subcutaan q8w daarna tot week 48.
b Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 100 mg subcutaan q8w daarna tot week 48.
c Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 200 mg subcutaan q4w daarna tot week 48.
d Een combinatie van klinische remissie en endoscopische respons zoals hieronder gedefinieerd. e In de ustekinumab‑groep waren 14 extra patiënten, in de groep guselkumab 200 mg subcutaan q4w 21 extra patiënten, en in de groep guselkumab 100 mg subcutaan q8w 17 extra patiënten eerder blootgesteld geweest aan een biologische therapie, maar faalden niet.
f Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) voor de ziekte van Crohn.
g Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. h Endoscopische remissie is gedefinieerd als SES-CD‑score ≤ 2.
i Klinische remissie is gedefinieerd als CDAI‑score < 150.
In GALAXI 2 en GALAXI 3 werd de werkzaamheid en veiligheid van guselkumab consistent aangetoond, ongeacht leeftijd, geslacht, ras en lichaamsgewicht.
In de analyse van subpopulaties van de samengevoegde GALAXI fase III‑studies hadden patiënten met een hoge ontstekingslast na voltooiing van de inductiedosering extra baat bij guselkumab 200 mg subcutaan q4w in vergelijking met de onderhoudsdoseringsschema’s met 100 mg subcutaan q8w. Er werd een klinisch betekenisvol verschil waargenomen tussen de twee guselkumab‑doseringsgroepen onder patiënten met een CRP-concentratie van > 5 mg/l na voltooiing van de inductie, voor de eindpunten klinische remissie op week 48 (100 mg subcutaan q8w: 54,1% vs. 200 mg subcutaan q4w: 71,0%); endoscopische respons op week 48 (100 mg subcutaan q8w: 36,5% vs. 200 mg subcutaan q4w: 50,5%); en PRO‑2‑remissie op week 48 (100 mg subcutaan q8w: 51,8% vs. 200 mg subcutaan q4w: 61,7%).
Klinische remissie na verloop van tijd
Bij elk patiëntenbezoek werden de CDAI‑scores genoteerd. Het percentage patiënten in klinische remissie t/m week 48 wordt weergegeven in figuur 10.
Figuur 10: Percentage patiënten in klinische remissie t/m week 48 in samengevoegde
GALAXI 2 en GALAXI 3
Gezondheidsgerelateerde kwaliteit van leven
Ten opzichte van baseline werden op week 12 grotere verbeteringen gezien in de groepen behandeld met guselkumab in vergelijking met placebo in voor inflammatoire darmziekte (inflammatory bowel disease, IBD) specifieke kwaliteit van leven, beoordeeld aan de hand van de IBDQ‑totaalscore. De verbeteringen bleven in beide studies behouden t/m week 48.
GRAVITI
In de fase III‑studie GRAVITI was matig tot ernstig actieve ziekte van Crohn gedefinieerd als een CDAI‑score van ≥ 220 en ≤ 450 en een CD (SES‑CD) van ≥ 6 (of ≥ 4 voor patiënten met geïsoleerde ziekte van het ileum) en een gemiddelde dagelijkse SF ≥ 4 of een gemiddelde dagelijkse AP‑score ≥ 2.
In GRAVITI werden patiënten gerandomiseerd in een verhouding van 1:1:1 voor het krijgen van guselkumab 400 mg subcutane inductie in week 0, 4 en 8 gevolgd door guselkumab 100 mg q8w subcutane onderhoudsbehandeling; of guselkumab 400 mg subcutane inductie in week 0, 4 en 8 gevolgd door guselkumab 200 mg q4w subcutane onderhoudsbehandeling; of placebo. Alle patiënten in de placebogroep die voldeden aan de rescue‑criteria kregen de inductiedosering met guselkumab 400 mg subcutaan in week 16, 20 en 24 gevolgd door guselkumab 100 mg subcutaan q8w.
In totaal werden 347 patiënten geëvalueerd. De mediane leeftijd van de patiënten was 36 jaar (variërend van 18 tot 83 jaar), 58,5% was man en 66% identificeerde zich als blank, 21,9% als Aziatisch en 2,6% als zwart.
In GRAVITI had 46,4% van de patiënten eerder geen respons op ten minste één biologische therapie, 46,4% had nooit eerder een biologisch geneesmiddel gekregen en 7,2% had eerder een biologisch geneesmiddel gekregen maar had daar wel respons op. Bij baseline kreeg 29,7% van de patiënten orale corticosteroïden en 28,5% van de patiënten kreeg conventionele immunomodulatoren. De resultaten voor de co-primaire en de voornaamste secundaire eindpunten in vergelijking met placebo op week 12 worden weergegeven in tabel 21.
Tabel 21: Percentage patiënten dat op week 12 voldoet aan de co-primaire en de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus placebo in GRAVITI
| Placebo | Guselkumab 400 mg subcutane injectiea | |
| Co-primaire werkzaamheidseindpunten | ||
| Klinische remissieb op week 12 | ||
| Totale populatie | 21% (N=117) | 56%c (N=230) |
| Biologisch geneesmiddel-naïefd | 25% (N=56) | 50% (N=105) |
| Falen van eerder biologisch geneesmiddele | 17% (N=53) | 60% (N=108) |
| Endoscopische responsf op week 12 | ||
| Totale populatie | 21% (N=117) | 41%c (N=230) |
| Biologisch geneesmiddel-naïefd | 27% (N=56) | 49% (N=105) |
| Falen van eerder biologisch geneesmiddele | 17% (N=53) | 33% (N=108) |
| Voornaamste secundaire werkzaamheidseindpunten | ||
| Klinische responsg op week 12 | ||
| Totale populatie | 33% (N=117) | 73%c (N=230) |
| Biologisch geneesmiddel-naïefd | 38% (N=56) | 68% (N=105) |
| Falen van eerder biologisch geneesmiddele | 28% (N=53) | 78% (N=108) |
| PRO-2‑remissieh op week 12 | ||
| Totale populatie | 17% (N=117) | 49%c (N=230) |
| Biologisch geneesmiddel-naïefd | 18% (N=56) | 44% (N=105) |
| Falen van eerder biologisch geneesmiddele | 17% (N=53) | 52% (N=108) |
a Guselkumab 400 mg subcutaan in week 0, week 4 en week 8
b Klinische remissie: CDAI‑score < 150
c p< 0,001
d In de placebogroep waren 8 extra patiënten en in de groep guselkumab 400 mg subcutaan 17 extra patiënten eerder blootgesteld geweest aan een biologische therapie, maar faalden niet.
e Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) voor de ziekte van Crohn.
f Endoscopische respons: ≥ 50% verbetering in SES-CD‑score t.o.v. baseline.
g Klinische respons: ≥ 100-punten reductie t.o.v. baseline in CDAI‑score of CDAI‑score < 150. h PRO-2‑remissie: gemiddelde dagelijkse AP‑score van 1 of lager en gemiddelde dagelijkse SF‑score van 3 of lager, en geen verergering van AP of SF t.o.v. baseline.
Van de patiënten behandeld met guselkumab 400 mg subcutane inductie gevolgd door guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w bereikte een significant groter deel klinische remissie op week 24 in vergelijking met placebo (respectievelijk 60,9% en 58,3% vs. 21,4%, beide p‑waardes < 0,001). Van de patiënten behandeld met guselkumab 400 mg subcutane inductie gevolgd door guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w bereikte respectievelijk 60% en 66,1% klinische remissie op week 48 (beide p‑waardes < 0,001 t.o.v. placebo).
Van de patiënten behandeld met guselkumab 400 mg subcutane inductie gevolgd door guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w bereikte respectievelijk 44,3% en 51,3% endoscopische respons op week 48 (beide p‑waardes < 0,001 t.o.v. placebo). Gezondheidsgerelateerde kwaliteit van leven
In GRAVITI werden in vergelijking met placebo klinisch betekenisvolle verbeteringen waargenomen in IBD‑specifieke kwaliteit van leven, beoordeeld aan de hand van de IBDQ‑totaalscore op week 12 en week 24.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met guselkumab in een of meerdere subgroepen van pediatrische patiënten met arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Plaque psoriasis bij pediatrische patiënten
De veiligheid en werkzaamheid van guselkumab werden beoordeeld in één multicentrische, gerandomiseerde studie met placebocontrole en een actief biologisch geneesmiddel als controle (PROTOSTAR) bij 120 pediatrische patiënten van 6 tot 17 jaar met matige tot ernstige plaque psoriasis die in aanmerking kwamen voor lichttherapie of systemische therapie en bij wie de ziekte onvoldoende onder controle was met lichttherapie en/of een topische therapie. De PROTOSTAR-studie is in twee delen uitgevoerd. Deel 1 bestond uit een gerandomiseerde periode van 16 weken met placebocontrole en actieve controle, gevolgd door een niet-gecontroleerde periode met stopzetting en hervatting van de behandeling of initiatie van behandeling met guselkumab tot en met week 52. Deel 2 bestond uit een arm met open-label behandeling met guselkumab tot en met week 52.
De patiënten die in het onderzoek werden opgenomen, hadden een IGA-score van ≥ 3 op een 5-puntsschaal voor de globale ernst van de ziekte, een PASI-score van ≥ 12 en een minimaal getroffen BSA van ≥ 10%. Daarnaast gold minimaal een van de volgende criteria: 1) zeer dikke huidletsels; 2) klinisch relevante aantasting van gezicht, geslachtsstreek of handen/voeten; 3) PASI-score van ≥ 20;
- 4) getroffen BSA van > 20%; of 5) IGA-score = 4. Proefpersonen met gespikkelde psoriasis, erytrodermische psoriasis of pustulaire psoriasis werden uitgesloten.
In deel 1 werden 92 patiënten van 6 tot 17 jaar gerandomiseerd naar behandeling met een subcutane injectie van guselkumab (n=41) of placebo (n=25) in week 0, 4 en 12, of wekelijks een actief biologisch geneesmiddel (n=26). In deel 2 werden 28 extra adolescente patiënten van 12 tot 17 jaar opgenomen voor behandeling met een subcutane injectie van guselkumab in week 0 en 4, en daarna om de 8 weken. In de guselkumabgroep kregen patiënten met een lichaamsgewicht van minder dan 70 kg een dosis van 1,3 mg/kg die werd toegediend met de 45 mg/0,45 ml voorgevulde pen, en kregen patiënten met een lichaamsgewicht van 70 kg of meer een dosis van 100 mg die werd toegediend met de voorgevulde spuit.
De co-primaire eindpunten waren het percentage patiënten bij wie in week 16 een PASI 75-respons werd bereikt en het percentage patiënten bij wie na 16 weken een IGA-score van 0 (‘verdwenen’) of 1 (‘minimaal’) werd bereikt. De secundaire eindpunten waren onder andere het percentage patiënten die in week 16 een PASI 90-respons, een IGA-score van 0 (‘verdwenen’) of een PASI 100-respons bereikten.
De demografische kenmerken bij baseline van de 92 patiënten in het gecontroleerde deel van de studie waren in het algemeen voor de verschillende behandelingsgroepen vergelijkbaar. In totaal was meer dan 55% man, was 85% blank, was het gemiddelde lichaamsgewicht ongeveer 57,3 kg en was de gemiddelde leeftijd 12,9 jaar, waarbij 33% van de patiënten jonger was dan 12 jaar.
De ziektekenmerken bij baseline waren in het algemeen voor de verschillende behandelingsgroepen vergelijkbaar, met een mediane baseline-BSA van 20%; een mediane baseline-PASI-score van ongeveer 17; een baseline-IGA-score van ernstig voor 20% (placebo) en 24% (guselkumab) van de patiënten; en arthritis psoriatica in de medische voorgeschiedenis voor 3,3% van de patiënten. Aantasting van de gehele huid
Behandeling met guselkumab resulteerde in significante verbeteringen van de uitkomstmaten voor ziekteactiviteit in vergelijking met placebo in week 16. De belangrijkste werkzaamheidsresultaten voor de eindpunten van de studie worden hieronder weergegeven in tabel 22.
Tabel 22: Samenvatting van de eindpunten in week 16 voor PROTOSTAR
| Placebo (N=25) | Guselkumab (N=41) | P-waarde | |
| IGA-score van verdwenen (0) of minimaal (1), n (%) | 4 (16,0%) | 27 (65,9%) | < 0,001 |
| IGA-score van verdwenen (0), n (%) | 1 (4,0%) | 16 (39,0%) | 0,004 |
| Personen met een PASI 75-respons, n (%) | 5 (20,0%) | 31 (75,6%) | < 0,001 |
| Personen met een PASI 90-respons, n (%) | 4 (16,0%) | 23 (56,1%) | 0,003 |
| Personen met een PASI 100-respons, n (%) | 0 | 14 (34,1%) | 0,002 |
| Verandering t.o.v. baseline voor CDLQI, LS mean (95%-BI)a | -1,88 (-3,81; 0,05) | -7,28 (-8,87; -5,68) | < 0,001 |
CDLQI = Children’s Dermatology Life Quality Index
a LS mean = least squares mean
Na de placebogecontroleerde periode van 16 weken in deel 1 van PROTOSTAR werd de behandeling gestopt bij patiënten die met guselkumab waren behandeld en bij wie er na 16 weken een PASI 90 was bereikt. Na de stopzetting van de behandeling met guselkumab werd er al na 12 weken een verlies van de PASI 90-respons gezien, met een mediane tijd tot verlies van de PASI 90-respons van ongeveer 24 weken. Van de patiënten die met guselkumab waren behandeld en bij wie er na 16 weken geen PASI 90-respons was bereikt, werd er na 52 weken bij respectievelijk 72,2% en 61,1% van de patiënten die een extra 32 weken met guselkumab werden doorbehandeld, een PASI 75-respons en PASI 90-respons bereikt.
Voor patiënten die in week 0 naar placebo waren gerandomiseerd, bij wie er in week 16 geen PASI 90-respons was bereikt en bij wie er op behandeling met guselkumab werd overgegaan, gold dat er na 52 weken bij 95,0% een PASI 75-respons en bij 65,0% een PASI 90-respons werd bereikt.
5.2 Farmacokinetische eigenschappen
Absorptie
Na een eenmalige subcutane injectie van 100 mg bij gezonde proefpersonen bereikte guselkumab ongeveer 5,5 dagen na de toediening een gemiddelde (± SD) maximale serumconcentratie (Cmax) van 8,09 ± 3,68 mcg/ml. De absolute biologische beschikbaarheid van guselkumab na een eenmalige subcutane injectie van 100 mg bij gezonde proefpersonen werd geschat op ongeveer 49%.
Na subcutane toediening van 100 mg guselkumab in week 0 en week 4 en daarna eenmaal per 8 weken werd in week 20 de steady-state-serumconcentratie van guselkumab bereikt bij patiënten met plaquepsoriasis. In twee fase III-studies bij patiënten met plaque psoriasis bedroeg de gemiddelde (± SD) steady-state-serumdalconcentratie van guselkumab 1,15 ± 0,73 mcg/ml en 1,23 ± 0,84 mcg/ml. De farmacokinetiek van guselkumab bij patiënten met arthritis psoriatica was gelijk aan die bij patiënten met psoriasis. Na subcutane toediening van guselkumab 100 mg in de weken 0, 4 en daarna elke 8 weken was de gemiddelde steady-state-serumdalconcentratie van guselkumab ook ongeveer 1,2 mcg/ml. Na subcutane toediening van guselkumab 100 mg elke 4 weken was de gemiddelde steady-state-serumdalconcentratie van guselkumab ongeveer 3,8 mcg/ml.
De farmacokinetiek van guselkumab was bij patiënten met colitis ulcerosa vergelijkbaar met die bij patiënten met de ziekte van Crohn. Na het aanbevolen intraveneuze inductiedosisschema van guselkumab 200 mg op week 0, 4 en 8 was op week 8 de gemiddelde piekserumconcentratie van guselkumab 68,27 mcg/ml bij patiënten met colitis ulcerosa en 70,5 mcg/ml bij patiënten met de ziekte van Crohn.
Na het aanbevolen subcutane inductiedosisschema van guselkumab 400 mg in week 0, 4 en 8 werd de gemiddelde piekserumconcentratie van guselkumab in week 8 geschat op 28,8 mcg/ml bij patiënten met colitis ulcerosa en 27,7 mcg/ml bij patiënten met de ziekte van Crohn. De totale systemische blootstelling (AUC) na het aanbevolen inductiedosisschema was na subcutane en intraveneuze inductie vergelijkbaar.
Na subcutane onderhoudsdosering van guselkumab 100 mg elke 8 weken of guselkumab 200 mg elke 4 weken bij patiënten met colitis ulcerosa waren de gemiddelde steady-state-serumdalconcentraties van guselkumab respectievelijk ongeveer 1,4 mcg/ml en 10,7 mcg/ml.
Na subcutane onderhoudsdosering van guselkumab 100 mg elke 8 weken of guselkumab 200 mg elke 4 weken bij patiënten met de ziekte van Crohn waren de gemiddelde steady-state-serumdalconcentraties van guselkumab respectievelijk ongeveer 1,2 mcg/ml en 10,1 mcg/ml.
Distributie
Het mediane verdelingsvolume tijdens de laatste fase (Vz) na een eenmalige intraveneuze toediening aan gezonde proefpersonen varieerde van ongeveer 7 tot 10 l.
Biotransformatie
De kenmerken van de metaboliseringsroute van guselkumab zijn niet exact bepaald. Aangezien guselkumab een humaan IgG-mAb is, wordt verwacht dat het op dezelfde manier als endogeen IgG via katabole routes tot kleine peptiden en aminozuren wordt afgebroken.
Eliminatie
In de studies varieerde de gemiddelde systemische klaring (CL) na een eenmalige intraveneuze toediening aan gezonde proefpersonen van 0,288 tot 0,479 l/dag. In de studies bedroeg de gemiddelde halfwaardetijd (T1/2) van guselkumab ongeveer 17 dagen bij gezonde proefpersonen en ongeveer 15 tot 18 dagen bij patiënten met plaque psoriasis en ongeveer 17 dagen bij patiënten met colitis ulcerosa of de ziekte van Crohn.
Populatiefarmacokinetische analyses gaven aan dat gelijktijdig gebruik van NSAID’s, AZA, 6-MP, orale corticosteroïden en csDMARDs zoals MTX de klaring van guselkumab niet beïnvloedden.
Lineariteit/non-lineariteit
Na eenmalige subcutane injectie van doses variërend van 10 mg tot 300 mg bij gezonde proefpersonen of patiënten met plaque psoriasis nam de systemische blootstelling van guselkumab (Cmax en AUC) toe in een verband dat bij benadering proportioneel was aan de dosis. De serumconcentraties van guselkumab waren bij benadering proportioneel aan de dosis na intraveneuze toediening bij patiënten met colitis ulcerosa of de ziekte van Crohn.
Pediatrische patiënten
Steady-state-serumdalconcentraties van guselkumab werden bereikt in week 20 bij pediatrische patiënten van 6 tot 17 jaar met matige tot ernstige plaque psoriasis die behandeld werden met guselkumab toegediend via subcutane injectie met de 45 mg/0,45 ml voorgevulde pen of de 100 mg voorgevulde spuit (zie rubriek 4.2), en lagen binnen het bereik van deze waargenomen bij volwassenen.
Het aanbevolen doseringsschema resulteert bij pediatrische patiënten met plaque psoriasis in alle gewichtsgroepen in een voorspelde blootstelling aan guselkumab in het serum gelijkaardig aan deze bij volwassenen.
Oudere patiënten
Er is bij oudere patiënten geen specifiek onderzoek verricht. Van de 1.384 patiënten met plaque psoriasis die in klinische fase III-studies werden blootgesteld aan guselkumab en opgenomen in de farmacokinetische populatie-analyse, waren 70 patiënten 65 jaar of ouder, van wie 4 patiënten 75 jaar of ouder waren. Van de 746 patiënten met arthritis psoriatica die in klinische fase III-studies werden blootgesteld aan guselkumab, waren in totaal 38 patiënten 65 jaar of ouder, en er waren geen patiënten met een leeftijd van 75 jaar of ouder. Van de 859 patiënten met colitis ulcerosa die in klinische fase II-/III-studies werden blootgesteld aan guselkumab en opgenomen in de farmacokinetische populatie-analyse, waren in totaal 52 patiënten 65 jaar of ouder en 9 patiënten 75 jaar of ouder. Van de 1.009 patiënten met de ziekte van Crohn die in klinische fase III-studies waren blootgesteld aan guselkumab en die waren opgenomen in de populatiefarmacokinetische analyse, waren in totaal 39 patiënten 65 jaar of ouder en 5 patiënten waren 75 jaar of ouder.
De farmacokinetische populatie-analyses bij patiënten met plaque psoriasis, met arthritis psoriatica, met colitis ulcerosa en met de ziekte van Crohn gaven aan dat de geschatte CL/F bij patiënten ≥ 65 jaar niet duidelijk verschilde van die bij patiënten < 65 jaar, hetgeen erop duidt dat er voor oudere patiënten geen dosisaanpassing nodig is.
Patiënten met nier- of leverinsufficiëntie
Er is geen specifiek onderzoek verricht om het effect van nier- of leverinsufficiëntie op de farmacokinetiek van guselkumab vast te stellen. De eliminatie via de nieren van intact guselkumab, een IgG-mAb, is naar verwachting laag en van gering belang; evenzo heeft leverinsufficiëntie naar verwachting geen invloed op de klaring van guselkumab, aangezien IgG-mAb's hoofdzakelijk via intracellulaire afbraak worden geëlimineerd. Op basis van farmacokinetische populatie-analyses hadden creatinineklaring of leverfunctie geen betekenisvolle invloed op de klaring van guselkumab.
Lichaamsgewicht
De klaring en het verdelingsvolume van guselkumab nemen toe naarmate het lichaamsgewicht toeneemt, maar uit waargenomen klinische studiegegevens blijkt dat dosisaanpassing voor het lichaamsgewicht niet gerechtvaardigd is.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, reproductie- en pre- en postnatale ontwikkelingstoxiciteit.
In onderzoek bij cynomolgusapen naar toxiciteit bij herhaalde dosering langs de intraveneuze en subcutane toedieningsweg werd guselkumab goed verdragen. Een wekelijkse subcutane toediening van 50 mg/kg aan apen resulteerde in een blootstellingswaarde (AUC) die minstens 23 maal de maximale klinische blootstelling was na een dosis van 200 mg intraveneus toegediend. Tijdens de uitvoering van de studies naar toxiciteit bij herhaalde dosering werden er ook geen nadelige effecten op het gebied van immunotoxiciteit of cardiovasculaire veiligheidsfarmacologie geconstateerd, noch in een onderzoek gericht op cardiovasculaire veiligheidsfarmacologie bij cynomolgusapen.
In histopathologisch onderzoek bij dieren werden er na een behandeling van maximaal 24 weken of volgend op de herstelperiode van 12 weken waarin de werkzame stof nog in het serum aanwezig was geen pre-neoplastische veranderingen waargenomen.
Er is met guselkumab geen mutageniteits- of carcinogeniteitsonderzoek verricht.
Guselkumab kon niet worden vastgesteld in de melk van cynomolgusapen bij meting op dag 28 postnataal.
6. FARMACEUTISCHE GEGEVENS
6.1. Lijst van hulpstoffen
Histidine
Histidinemonohydrochloridemonohydraat
Polysorbaat 80 (E433)
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C). Niet in de vriezer bewaren.
De voorgevulde spuit in de buitenverpakking bewaren ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
1 ml oplossing in een voorgevulde glazen spuit met een broombutylrubberen stop, een vaste naald en een beschermdop over de naald, uitgerust met een automatische naaldbeschermer. Tremfya is verkrijgbaar in verpakkingen met één voorgevulde spuit en in multiverpakkingen met 2 voorgevulde spuiten (2 verpakkingen met 1 spuit).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Nadat men de voorgevulde spuit uit de koelkast heeft genomen, moet men de voorgevulde spuit in de doos laten zitten en op kamertemperatuur laten komen door 30 minuten te wachten alvorens Tremfya te injecteren. De voorgevulde spuit mag niet worden geschud.
Het is aan te bevelen om de voorgevulde spuit voorafgaand aan het gebruik visueel te inspecteren. De oplossing moet helder en kleurloos tot lichtgeel zijn en kan enkele kleine witte of doorzichtige deeltjes bevatten. Tremfya dient niet te worden gebruikt als de oplossing troebel of verkleurd is of grote deeltjes bevat.
Bij elke verpakking wordt een brochure ‘Instructies voor gebruik’ meegeleverd. Daarin worden de voorbereidingen voor een injectie en de toediening met de voorgevulde spuit uitvoerig beschreven.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
België
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1234/001 1 voorgevulde spuit
EU/1/17/1234/004 2 voorgevulde spuiten
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 10 november 2017
Datum van laatste verlenging: 15 juli 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Tremfya 100 mg OnePress oplossing voor injectie in een voorgevulde penTremfya 100 mg PushPen oplossing voor injectie in een voorgevulde pen
1. NAAM VAN HET GENEESMIDDEL
Tremfya 100 mg OnePress oplossing voor injectie in een voorgevulde pen
Tremfya 100 mg PushPen oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Tremfya 100 mg OnePress oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 100 mg guselkumab in 1 ml oplossing.
Tremfya 100 mg PushPen oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 100 mg guselkumab in 1 ml oplossing.
Guselkumab is een geheel humaan immunoglobuline-G1-lambda (IgG1λ)-monoklonaal antilichaam (mAb) en wordt met behulp van recombinant-DNA-technologie geproduceerd in ovariumcellen van de Chinese hamster (CHO-cellen).
Hulpstof(fen) met bekend effect
Dit geneesmiddel bevat 0,5 mg polysorbaat 80 (E433) in elke voorgevulde pen. Dit komt overeen met 0,5 mg/ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie)
De oplossing is helder en kleurloos tot lichtgeel en kan enkele kleine witte of doorzichtige deeltjes bevatten, met een streef-pH van 5,8 en een osmolariteit van ongeveer 367,5 mOsm/l.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Plaque psoriasis bij volwassenen
Tremfya is geïndiceerd voor de behandeling van matige tot ernstige plaque psoriasis bij volwassenen die in aanmerking komen voor systemische therapie.
Arthritis psoriatica
Tremfya, alleen of in combinatie met methotrexaat (MTX), is geïndiceerd voor de behandeling van actieve arthritis psoriatica bij volwassen patiënten die onvoldoende reageren op of intolerant zijn geweest voor een eerdere behandeling met een disease-modifying antirheumatic drug (DMARD) (zie rubriek 5.1).
Colitis ulcerosa
Tremfya is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve colitis ulcerosa die onvoldoende of niet meer reageren op ofwel conventionele therapie ofwel een biologische behandeling of deze behandelingen niet verdragen.
Ziekte van Crohn
Tremfya is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve ziekte van Crohn die onvoldoende of niet meer reageren op ofwel conventionele therapie ofwel een biologische behandeling of deze behandelingen niet verdragen.
4.2 Dosering en wijze van toediening
Dit geneesmiddel is bedoeld voor gebruik onder begeleiding en supervisie van een arts met ervaring in het diagnosticeren en behandelen van aandoeningen waarvoor het geïndiceerd is.
Dosering
Plaque psoriasis
De aanbevolen dosis is 100 mg via subcutane injectie in week 0 en week 4, gevolgd door een onderhoudsdosis eenmaal per 8 weken (q8w).
Bij patiënten bij wie er na 16 weken behandeling geen respons is vastgesteld, dient te worden overwogen om de behandeling te stoppen.
Arthritis psoriatica
De aanbevolen dosis is 100 mg via subcutane injectie in week 0 en week 4, gevolgd door een onderhoudsdosis eenmaal per 8 weken. Voor patiënten die op basis van klinisch oordeel een hoog risico hebben op gewrichtsschade, kan een dosis van 100 mg elke 4 weken (q4w) worden overwogen (zie rubriek 5.1).
Bij patiënten die na 24 weken behandeling geen respons hebben vertoond, dient te worden overwogen om de behandeling te stoppen.
Colitis ulcerosa
Een van de volgende twee inductiedoseringsschema’s wordt aanbevolen:
- 200 mg toegediend via intraveneuze infusie in week 0, week 4 en week 8. Raadpleeg de SmPC voor Tremfya 200 mg concentraat voor oplossing voor infusie.
of
400 mg toegediend via subcutane injectie (gegeven als twee opeenvolgende injecties van elk
200 mg) in week 0, week 4 en week 8. Raadpleeg de SmPC voor Tremfya 200 mg oplossing voor injectie.
Na voltooiing van het inductiedoseringsschema is de aanbevolen onderhoudsdosis vanaf week 16 100 mg toegediend via subcutane injectie elke 8 weken (q8w). Als alternatief kan voor patiënten die volgens klinisch oordeel onvoldoende therapeutisch voordeel hebben bij de inductiebehandeling een onderhoudsdosis van 200 mg worden overwogen, toegediend via subcutane injectie vanaf week 12 en vervolgens elke 4 weken (q4w) (zie rubriek 5.1). Raadpleeg voor de dosis van 200 mg de SmPC voor Tremfya 200 mg oplossing voor injectie.
Immunomodulatoren en/of corticosteroïden mogen worden voortgezet tijdens de behandeling met guselkumab. Bij patiënten die respons hebben vertoond op behandeling met guselkumab, kunnen corticosteroïden worden verminderd of stopgezet volgens de zorgstandaard.
Er dient overwogen te worden om de behandeling stop te zetten bij patiënten bij wie na 24 weken behandeling geen therapeutisch voordeel is aangetoond.
Ziekte van Crohn
Een van de volgende twee inductiedoseringsschema’s wordt aanbevolen:
- 200 mg toegediend via intraveneuze infusie in week 0, week 4 en week 8. Raadpleeg de SmPC voor Tremfya 200 mg concentraat voor oplossing voor infusie.
of
400 mg toegediend via subcutane injectie (gegeven als twee opeenvolgende injecties van elk
200 mg) in week 0, week 4 en week 8. Raadpleeg de SmPC voor Tremfya 200 mg oplossing voor injectie.
Na voltooiing van het inductiedoseringsschema is de aanbevolen onderhoudsdosis vanaf week 16 100 mg toegediend via subcutane injectie elke 8 weken (q8w). Als alternatief kan voor patiënten die volgens klinisch oordeel onvoldoende therapeutisch voordeel hebben bij de inductiebehandeling een onderhoudsdoseringsschema van 200 mg worden overwogen, toegediend via subcutane injectie vanaf week 12 en vervolgens elke 4 weken (q4w) (zie rubriek 5.1). Raadpleeg voor de dosis van 200 mg de SmPC voor Tremfya 200 mg oplossing voor injectie.
Immunomodulatoren en/of corticosteroïden mogen worden voortgezet tijdens de behandeling met guselkumab. Bij patiënten die respons hebben vertoond op behandeling met guselkumab, kunnen corticosteroïden worden verminderd of stopgezet volgens de zorgstandaard.
Er dient overwogen te worden om de behandeling stop te zetten bij patiënten bij wie na 24 weken behandeling geen therapeutisch voordeel is aangetoond.
Gemiste dosis
Als een dosis wordt overgeslagen, moet de dosis zo snel mogelijk worden toegediend. Daarna moet de toediening op het normale geplande tijdstip worden hervat.
Bijzondere populaties
Ouderen
De dosis hoeft niet te worden aangepast (zie rubriek 5.2).
Er is beperkte informatie bij patiënten met een leeftijd van ≥ 65 jaar en zeer beperkte informatie bij patiënten met een leeftijd van ≥ 75 jaar (zie rubriek 5.2).
Nier- of leverinsufficiëntie
Tremfya is niet bij deze patiëntengroepen onderzocht. Over het algemeen wordt niet verwacht dat deze aandoeningen significante invloed zullen hebben op de farmacokinetiek van monoklonale antilichamen, en dosisaanpassingen worden niet noodzakelijk geacht. Zie rubriek 5.2 voor verdere informatie over de eliminatie van guselkumab.
Pediatrische patiënten
De veiligheid en werkzaamheid van Tremfya zijn niet vastgesteld bij patiënten jonger dan 18 jaar met colitis ulcerosa, de ziekte van Crohn en arthritis psoriatica en bij patiënten jonger dan 6 jaar met psoriasis. Er zijn geen gegevens beschikbaar. Tremfya 100 mg oplossing voor injectie in voorgevulde pennen wordt niet aanbevolen voor gebruik bij kinderen jonger dan 18 jaar vanwege onvoldoende gegevens over de veiligheid en werkzaamheid. De momenteel beschikbare gegevens met andere presentaties worden beschreven in rubrieken 4.8, 5.1 en 5.2.
Wijze van toediening
Uitsluitend subcutaan gebruik. De injectieplaatsen zijn onder andere de buik, de dij en de achterkant van de bovenarm. Tremfya mag niet worden geïnjecteerd op plaatsen waar de huid gevoelig, gekneusd, rood, hard, dik of schilferig is. Door psoriasis aangetaste huid dient zo mogelijk te worden vermeden als injectieplaats.
Na een adequate training in de techniek van het subcutaan injecteren mogen patiënten Tremfya injecteren als een arts beslist dat dit aangewezen is. De arts dient echter te zorgen voor een adequate medische opvolging van de patiënten.
Patiënten dienen geïnstrueerd te worden de volledige hoeveelheid oplossing te injecteren, overeenkomstig de in de doos bijgesloten 'Instructies voor gebruik'.
Voor instructies over bereiding van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Ernstige overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Klinisch relevante actieve infecties (bijv. actieve tuberculose, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Guselkumab kan het risico op infectie verhogen. Bij patiënten met een klinisch relevante actieve infectie mag de behandeling niet worden begonnen voordat de infectie is verdwenen of adequaat is behandeld.
Met guselkumab behandelde patiënten dienen te worden geïnstrueerd om medische hulp in te roepen wanneer er klachten of symptomen van een klinisch relevante chronische of acute infectie optreden. Als er zich bij een patiënt een klinisch relevante of ernstige infectie ontwikkelt of als een patiënt niet reageert op de gebruikelijke behandeling, dient de patiënt nauwlettend te worden gevolgd en dient er met behandeling te worden gestopt totdat de infectie is verdwenen.
Controle op tuberculose voorafgaand aan de behandeling
Alvorens een behandeling te beginnen, dient te worden nagegaan of de patiënt tuberculose (tbc) heeft. Patiënten die guselkumab krijgen dienen tijdens en na de behandeling te worden gecontroleerd op klachten en symptomen van actieve tbc. Antituberculosetherapie dient te worden overwogen alvorens behandeling te beginnen bij patiënten met een voorgeschiedenis van latente of actieve tbc bij wie een adequate behandelkuur niet kan worden bevestigd.
Overgevoeligheid
Ernstige overgevoeligheidsreacties, inclusief anafylaxie, zijn gemeld in de post-marketingsituatie (zie rubriek 4.8). Sommige ernstige overgevoeligheidsreacties traden enkele dagen na behandeling met guselkumab op, waaronder gevallen met urticaria en dyspneu. Als er een ernstige overgevoeligheidsreactie optreedt, dient de toediening van guselkumab onmiddellijk te worden stopgezet en de gepaste behandeling te worden gestart.
Verhogingen van levertransaminase
In klinische studies bij arthritis psoriatica kwamen leverenzymverhogingen vaker voor bij patiënten behandeld met guselkumab q4w vergeleken met patiënten behandeld met guselkumab q8w of met placebo (zie rubriek 4.8).
Bij het voorschrijven van guselkumab q4w bij arthritis psoriatica wordt het monitoren van leverenzymen op baseline en daarna bij de routinematige behandeling van de patiënt aangeraden. Indien er toenames in alanineaminotransferase (ALAT) of aspartaataminotransferase (ASAT) worden waargenomen en door medicatie geïnduceerde leverschade wordt vermoed, dient de behandeling tijdelijk te worden onderbroken totdat deze diagnose is uitgesloten.
Immunisaties
Voordat er met de behandeling wordt begonnen, dient te worden overwogen om alle aangewezen immunisaties conform de huidige immunisatierichtlijnen uit te voeren. Levende vaccins mogen niet gelijktijdig worden gebruikt bij patiënten die met guselkumab worden behandeld. Er zijn geen gegevens beschikbaar over de respons op levende of geïnactiveerde vaccins.
Voor een vaccinatie met levende virussen of levende bacteriën dient de behandeling na de laatste dosis ten minste 12 weken te worden onderbroken en kan deze op zijn vroegst 2 weken na de vaccinatie worden hervat. Artsen dienen de Samenvatting van de productkenmerken voor het specifieke vaccin te raadplegen voor aanvullende informatie en advies over het bijkomend gebruik van immunosuppressiva na de vaccinatie.
Hulpstoffen met bekend effect
Polysorbaat 80-gehalte
Dit geneesmiddel bevat 0,5 mg polysorbaat 80 (E433) in elke voorgevulde pen. Dit komt overeen met 0,5 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Interacties met substraten van CYP450
In een fase I-studie bij patiënten met matige tot ernstige plaque psoriasis waren veranderingen in de systemische blootstelling (Cmax en AUCinf) van midazolam, S-warfarine, omeprazol, dextromethorfan en cafeïne na een eenmalige dosis guselkumab niet klinisch relevant, wat erop wijst dat interacties tussen guselkumab en substraten van diverse CYP-enzymen (CYP3A4, CYP2C9, CYP2C19, CYP2D6 en CYP1A2) niet waarschijnlijk zijn. Een dosisaanpassing is niet nodig bij gelijktijdige toediening van guselkumab en CYP450-substraten.
Gelijktijdige immunosuppressieve therapie of lichttherapie
In studies bij psoriasis zijn de veiligheid en werkzaamheid van guselkumab in combinatie met immunosuppressiva - waaronder biologische geneesmiddelen - of lichttherapie niet onderzocht. In studies bij arthritis psoriatica leek gelijktijdig gebruik van MTX de veiligheid of werkzaamheid van guselkumab niet te beïnvloeden.
In studies bij colitis ulcerosa en de ziekte van Crohn leek gelijktijdig gebruik van immunomodulatoren (bijv. azathioprine [AZA], 6-mercaptopurine [6-MP]) of corticosteroïden geen invloed te hebben op de veiligheid of werkzaamheid van guselkumab.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 12 weken na de behandeling.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van guselkumab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de zwangerschap, ontwikkeling van het embryo/de foetus, de bevalling of de postnatale ontwikkeling (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Tremfya te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of guselkumab bij de mens in de moedermelk wordt uitgescheiden. Het is bekend dat menselijke IgG’s gedurende de eerste dagen na de geboorte worden uitgescheiden in de moedermelk en snel daarna afnemen tot lage concentraties. Derhalve kan een risico voor de met moedermelk gevoede zuigeling tijdens deze periode niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Tremfya niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Zie rubriek 5.3 voor informatie over de uitscheiding van guselkumab in dierlijke melk (cynomolgusapen).
Vruchtbaarheid
Het effect van guselkumab op de vruchtbaarheid bij de mens is niet geëvalueerd. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tremfya heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerking was infecties van de luchtwegen (ongeveer 8% van de patiënten in studies bij colitis ulcerosa, 11% van de patiënten in studies bij de ziekte van Crohn en 15% van de patiënten in de klinische studies bij psoriasis en bij arthritis psoriatica).
Het algemene veiligheidsprofiel bij patiënten die worden behandeld met Tremfya is vergelijkbaar voor patiënten met psoriasis, arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn.
Bijwerkingen in tabelvorm
Tabel 1 toont een lijst van bijwerkingen uit klinische studies bij psoriasis, arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn en bijwerkingen gemeld uit post-marketingervaring. De bijwerkingen zijn ingedeeld volgens de MedDRA systeem/orgaanklassen en frequenties, met de volgende definities: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn de bijwerkingen gerangschikt in volgorde van afnemende ernst.
Tabel 1: Lijst van bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak Soms Soms Soms | Luchtweginfecties Herpes simplex infecties Tinea-infecties Gastro-enteritis |
| Immuunsysteemaandoeningen | Zelden Zelden | Overgevoeligheid Anafylaxie |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn |
| Maagdarmstelselaandoeningen | Vaak | Diarree |
| Huid- en onderhuidaandoeningen | Vaak Soms | Rash Urticaria |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak | Artralgie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Injectieplaatsreacties |
| Onderzoeken | Vaak Soms | Transaminasen verhoogd Neutrofielentelling verlaagd |
Beschrijving van geselecteerde bijwerkingen
Transaminasen verhoogd
In twee klinische fase III-studies bij arthritis psoriatica werd in de placebogecontroleerde periode de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd, leverfunctietest abnormaal, hypertransaminasemie) vaker gemeld in de met guselkumab behandelde groepen (8,6% in de 100 mg subcutane q4w-groep en 8,3% in de 100 mg subcutane q8w-groep) dan in de placebogroep (4,6%). In de loop van 1 jaar werd de bijwerking transaminasen verhoogd (zoals hierboven) gemeld bij 12,9% van de patiënten in de q4w-groep en bij 11,7% van de patiënten in de q8w-groep.
Op basis van laboratoriummetingen waren de meeste transaminaseverhogingen (ALAT en ASAT) ≤ 3 x de bovengrens van normaal (upper limit of normal; ULN). Transaminaseverhogingen van > 3 tot ≤ 5 x ULN en > 5 x ULN kwamen weinig voor en traden in de guselkumab-q4w-groep vaker op dan in de guselkumab-q8w-groep (tabel 2). Een vergelijkbaar frequentiepatroon naar ernst en naar behandelgroep werd waargenomen tot en met het eind van de 2 jaar durende klinische fase III-studie bij arthritis psoriatica.
Tabel 2: Frequentie van patiënten met post-baseline transaminaseverhogingen in twee klinische fase III‑studies bij arthritis psoriatica
| T/m week 24a | T/m 1 jaarb | ||||
| Placebo N=370c | guselkumab 100 mg q8w N=373c | guselkumab 100 mg q4w N=371c | guselkumab 100 mg q8w N=373c | guselkumab 100 mg q4w N=371c | |
| ALAT | |||||
| >1 tot ≤3 x ULN | 30,0% | 28,2% | 35,0% | 33,5% | 41,2% |
| >3 tot ≤5 x ULN | 1,4% | 1,1% | 2,7% | 1,6% | 4,6% |
| >5 x ULN | 0,8% | 0,8% | 1,1% | 1,1% | 1,1% |
| ASAT | |||||
| >1 tot ≤3 x ULN | 20,0% | 18,8% | 21,6% | 22,8% | 27,8% |
| >3 tot ≤5 x ULN | 0,5% | 1,6% | 1,6% | 2,9% | 3,8% |
| >5 x ULN | 1,1% | 0,5% | 1,6% | 0,5% | 1,6% |
a placebogecontroleerde periode.
b patiënten naar placebo gerandomiseerd op baseline en via crossover overgezet op guselkumab zijn niet inbegrepen. c aantal patiënten met ten minste één beoordeling na baseline voor de specifieke laboratoriumtest binnen de periode.
De frequentie van transaminaseverhogingen (ALAT en ASAT) voor de guselkumab-q8w-dosis was in de klinische studies bij psoriasis, gedurende 1 jaar, gelijk aan wat werd waargenomen voor de guselkumab-q8w-dosis in klinische studies bij arthritis psoriatica. Gedurende 5 jaar nam de incidentie van transaminaseverhoging per jaar behandeling met guselkumab niet toe. De meeste transaminaseverhogingen waren ≤ 3 x ULN.
In de meeste gevallen was de verhoging in transaminasen voorbijgaand en leidde deze niet tot het stoppen met de behandeling.
In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werd in de placebogecontroleerde inductieperiode (week 0-12) de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd en leverfunctietest verhoogd) vaker gemeld in de met guselkumab behandelde groepen (1,7% van de patiënten) dan in de placebogroep (0,6% van de patiënten). In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werd in de rapportageperiode van ongeveer een jaar de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd, leverfunctietest abnormaal en leverfunctietest verhoogd) gemeld bij 3,4% van de patiënten in de groep behandeld met guselkumab 200 mg subcutaan q4w en bij 4,1% van de patiënten in de groep behandeld met guselkumab 100 mg subcutaan q8w, tegenover 2,4% in de placebogroep.
Op basis van laboratoriummetingen in samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn was de frequentie van ALAT- of ASAT-verhogingen lager dan die waargenomen in klinische fase III-studies bij arthritis psoriatica. In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werden in de placebogecontroleerde periode (week 12) ALAT-verhoging (< 1% van de patiënten) en ASAT-verhoging (< 1% van de patiënten) ≥ 3 x ULN gemeld bij patiënten behandeld met guselkumab. In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werden in de rapportageperiode van ongeveer een jaar ALAT-verhoging en/of ASAT-verhoging ≥ 3 x ULN gemeld bij 2,7% van de patiënten in de groep behandeld met guselkumab 200 mg subcutaan q4w en bij 2,6% van de patiënten in de groep behandeld met guselkumab 100 mg subcutaan q8w, tegenover 1,9% in de placebogroep. In de meeste gevallen was de verhoging in transaminasen voorbijgaand en leidde deze niet tot het stoppen met de behandeling.
Neutrofielentelling verlaagd
In twee klinische fase III-studies bij arthritis psoriatica werd in de placebogecontroleerde periode de bijwerking verlaagde neutrofielentelling vaker gemeld in de met guselkumab behandelde groepen (0,9%) dan in de placebogroep (0%). In de loop van 1 jaar werd de bijwerking verlaagde neutrofielentelling gemeld bij 0,9% van de met guselkumab behandelde patiënten. In de meeste gevallen was de afname van de neutrofielentelling in het bloed licht, voorbijgaand, niet geassocieerd met infectie en leidde deze niet tot het stoppen met de behandeling.
Gastro-enteritis
In twee klinische fase III-studies bij psoriasis trad tijdens de placebogecontroleerde periode vaker gastro-enteritis op in de groep die werd behandeld met guselkumab (1,1%) dan in de placebogroep (0,7%). Tot en met week 264 meldde 5,8% van alle met guselkumab behandelde patiënten gastro-enteritis. De bijwerkingen van gastro-enteritis waren niet ernstig en leidden t/m week 264 niet tot stopzetting van guselkumab. De frequenties van gastro-enteritis waargenomen in klinische studies bij arthritis psoriatica in de placebogecontroleerde periode waren gelijk aan die waargenomen in de klinische studies bij psoriasis.
Injectieplaatsreacties
In twee klinische fase III-studies bij psoriasis kwamen t/m week 48 bij 0,7% van de injecties met guselkumab en bij 0,3% van de injecties met placebo injectieplaatsreacties voor. Tot en met week 264 ging 0,4% van de guselkumab-injecties gepaard met injectieplaatsreacties. Injectieplaatsreacties waren in het algemeen licht tot matig in ernst; geen van deze bijwerkingen was ernstig en één van deze bijwerkingen leidde tot stopzetting van guselkumab.
In twee klinische fase III-studies bij arthritis psoriatica was t/m week 24 het aantal patiënten dat 1 of meer injectieplaatsreacties meldde laag en iets hoger in de guselkumab-groepen dan in de placebogroep; 5 (1,3%) patiënten in de guselkumab-q8w-groep, 4 (1,1%) patiënten in de guselkumab-q4w-groep en 1 (0,3%) patiënt in de placebogroep. Eén patiënt stopte met guselkumab vanwege een injectieplaatsreactie tijdens de placebogecontroleerde periode van de klinische studies bij arthritis psoriatica. In de loop van 1 jaar was het percentage patiënten dat melding maakte van 1 of meer injectieplaatsreacties 1,6% in de q8w-guselkumab-groep en 2,4% in de q4w-guselkumab-groep. Over het geheel genomen was het percentage injecties geassocieerd met injectieplaatsreacties waargenomen in klinische studies bij arthritis psoriatica, in de hele placebogecontroleerde periode gelijk aan de percentages waargenomen in de klinische studies bij psoriasis.
In de klinische fase III-onderhoudsstudie bij colitis ulcerosa was t/m week 44 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 7,9% (2,5% van de injecties) in de guselkumab 200 mg subcutane q4w-groep (guselkumab 200 mg werd toegediend als twee injecties van 100 mg in de klinische fase III-onderhoudsstudie bij colitis ulcerosa) en geen injectieplaatsreacties in de guselkumab 100 mg subcutane q8w-groep. De meeste injectieplaatsreacties waren licht en geen enkele was ernstig.
In klinische fase II- en III-studies bij de ziekte van Crohn was t/m week 48 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 4,1% (0,8% van de injecties) in de behandelgroep die guselkumab 200 mg intraveneuze inductie gevolgd door 200 mg subcutaan q4w kreeg en 1,4% van de patiënten (0,6% van de injecties) in de groep die guselkumab 200 mg intraveneuze inductie gevolgd door 100 mg subcutaan q8w kreeg. Over het geheel waren de injectieplaatsreacties licht, geen enkele was ernstig.
In een klinische fase III-studie bij de ziekte van Crohn was t/m week 48 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 7% (1,3% van de injecties) in de behandelgroep die guselkumab 400 mg subcutane inductie gevolgd door 200 mg subcutaan q4w kreeg en 4,3% van de patiënten (0,7% van de injecties) in de groep die guselkumab 400 mg subcutane inductie gevolgd door 100 mg subcutaan q8w kreeg. De meeste injectieplaatsreacties waren licht, geen enkele was ernstig.
Immunogeniciteit
De immunogeniciteit van guselkumab werd geëvalueerd met behulp van een gevoelige, voor het geneesmiddel tolerante immunoassay.
In samengevoegde analyses van fase II- en fase III-studies bij patiënten met psoriasis en arthritis psoriatica ontwikkelden zich in een periode van maximaal 52 weken behandeling bij 5% (n=145) van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 8% (n=12) antilichamen die als neutraliserend werden geclassificeerd, wat gelijkstaat aan 0,4% van alle patiënten die met guselkumab werden behandeld. In samengevoegde analyses van fase III-studies bij patiënten met psoriasis ontwikkelde ongeveer 15% van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel in een periode van maximaal 264 weken behandeling. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 5% antilichamen die als neutraliserend werden geclassificeerd. Dit staat gelijk aan 0,76% van alle patiënten die met guselkumab werden behandeld. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties.
In samengevoegde analyses van fase II- en fase III-studies bij patiënten met colitis ulcerosa die werden behandeld met intraveneuze inductie gevolgd door subcutane onderhoudsbehandeling, ontwikkelde ongeveer 12% (n=58) van de patiënten die tot 56 weken met guselkumab behandeld werden antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 16% (n=9) antilichamen die als neutraliserend werden geclassificeerd, wat gelijkstaat aan 2% van alle patiënten die met guselkumab werden behandeld. In een fase III-analyse bij patiënten met colitis ulcerosa die werden behandeld met subcutane inductie gevolgd door subcutane onderhoudsbehandeling, ontwikkelde tot week 24 ongeveer 9% (n=24) van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had 13% (n=3) antilichamen die als neutraliserend werden geclassificeerd, wat gelijkstaat aan 1% van de met guselkumab behandelde patiënten. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties.
In samengevoegde analyses van fase II- en fase III-studies bij patiënten met de ziekte van Crohn die werden behandeld met intraveneuze inductie gevolgd door een subcutaan onderhoudsdoseringsschema ontwikkelden zich tot week 48 bij ongeveer 5% (n=30) van de patiënten behandeld met guselkumab antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 7% (n=2) antilichamen die als neutraliserende antilichamen werden geclassificeerd, wat gelijkstaat aan 0,3% van de met guselkumab behandelde patiënten. In een analyse van een fase III-studie bij patiënten met de ziekte van Crohn die waren behandeld met subcutane inductie gevolgd door een subcutaan onderhoudsdoseringsschema, ontwikkelde tot week 48 ongeveer 9% (n=24) van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel. Van die patiënten had 13% (n=3) antilichamen die als neutraliserende antilichamen werden geclassificeerd. Dit staat gelijk aan 1% van de met guselkumab behandelde patiënten. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties.
Pediatrische patiënten
Plaque psoriasis
De veiligheid van guselkumab werd beoordeeld in een fase III-studie met placebocontrole en actieve controle bij pediatrische patiënten met matige tot ernstige plaque psoriasis. In deze klinische studie werd de veiligheid tot 52 weken geëvalueerd bij 120 patiënten van 6 tot 17 jaar. Het veiligheidsprofiel van guselkumab toegediend via subcutane injectie met de 45 mg/0,45 ml voorgevulde pen of de 100 mg voorgevulde spuit bij pediatrische patiënten van 6 tot 17 jaar kwam overeen met het veiligheidsprofiel dat is gerapporteerd in studies bij volwassenen met plaque psoriasis (zie rubriek 4.2).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische studies zijn zowel intraveneuze doses guselkumab van maximaal 1.200 mg als subcutane doses van maximaal 400 mg bij één enkel toedieningsbezoek toegediend, zonder dosisbeperkende toxiciteit. In geval van een overdosis moet de patiënt op klachten en symptomen van bijwerkingen worden gecontroleerd en moet er onmiddellijk een geëigende symptomatische behandeling worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, interleukineremmers, ATC-code: L04AC16.
Werkingsmechanisme
Guselkumab is een humaan IgG1λ-monoklonaal antilichaam (mAb) dat zich selectief met hoge specificiteit en affiniteit bindt aan het interleukine 23 (IL-23)-eiwit via de antigeenbindingsplaats. IL-23 is een cytokine die betrokken is bij ontstekingsreacties en immuunresponsen. Door de binding van IL-23 aan zijn receptor te blokkeren, remt guselkumab de IL-23-afhankelijke celsignalering en de afgifte van ontstekingsbevorderende cytokinen.
De concentratie van IL-23 is verhoogd in de huid van patiënten met plaque psoriasis. Bij patiënten met colitis ulcerosa of de ziekte van Crohn is de concentratie van IL-23 in het weefsel van de dikke darm verhoogd. In in-vitromodellen is aangetoond dat guselkumab de biologische activiteit van IL-23 remt door de interactie van IL-23 met de IL-23-receptor op het celoppervlak te blokkeren, waardoor de via IL-23 gemedieerde signaaltransductie, activering en cytokinecascades worden verstoord. Guselkumab oefent zijn klinische effecten bij plaque psoriasis, arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn uit door blokkering van de cytokine IL-23-route.
Myeloïde cellen die Fc-gamma receptor 1 (CD64) tot expressie brengen, blijken een overheersende bron van IL-23 te zijn in ontstoken weefsel bij psoriasis, colitis ulcerosa en de ziekte van Crohn. Guselkumab heeft in vitro blokkering van IL-23 en binding aan CD64 aangetoond. Deze resultaten geven aan dat guselkumab in staat is IL-23 te neutraliseren aan de cellulaire bron van ontsteking.
Farmacodynamische effecten
In een fase I-studie resulteerde behandeling met guselkumab in week 12, ten opzichte van baseline, in een verminderde expressie van genen betrokken bij de IL-23/Th17-route en van bij psoriasis voorkomende genexpressieprofielen. Dit bleek uit analyse van mRNA van huidlaesiebiopten van patiënten met plaque psoriasis. In dezelfde fase I-studie resulteerde behandeling met guselkumab in week 12 in verbetering van histologische parameters van psoriasis, waaronder afname van de dikte van de epidermis en van de T-celdichtheid. Bovendien werden in fase II- en fase III-studies bij plaque psoriasis bij patiënten die met guselkumab werden behandeld lagere serumconcentraties van IL-17A, IL-17F en IL-22 waargenomen dan bij patiënten behandeld met placebo. Deze resultaten komen overeen met het klinisch voordeel dat bij de behandeling van plaque psoriasis met guselkumab werd waargenomen.
In fase III-studies waren bij patiënten met arthritis psoriatica de serumconcentraties van acutefase-eiwitten C-reactief proteïne, serum-amyloïd A en IL-6, en Th17-effectorcytokines IL-17A, IL-17F en IL-22 op baseline verhoogd. Guselkumab verlaagde de concentraties van deze eiwitten binnen 4 weken na het begin van de behandeling. Guselkumab verlaagde de concentraties van deze eiwitten in week 24 verder in vergelijking met baseline en ook in vergelijking met placebo.
Bij patiënten met colitis ulcerosa of de ziekte van Crohn leidde de behandeling met guselkumab tot verlagingen van ontstekingsmarkers, waaronder C-reactief proteïne (CRP) en fecaal calprotectine tot en met inductieweek 12, die aanhielden gedurende een jaar onderhoudsbehandeling. De serumeiwitconcentraties van IL-17A, IL-22 en IFNγ daalden al vanaf week 4 en bleven dalen tot en met inductieweek 12. Guselkumab verlaagde ook de RNA-concentratie van IL-17A, IL-22 en IFNγ in colonslijmvliesbiopten op week 12.
Klinische werkzaamheid en veiligheid
Plaque psoriasis
De werkzaamheid en veiligheid van guselkumab werden beoordeeld in drie gerandomiseerde, dubbelblinde, fase III-studies met actieve controle bij volwassen patiënten met matige tot ernstige plaque psoriasis die in aanmerking kwamen voor lichttherapie of systemische therapie.
VOYAGE 1 en VOYAGE 2
In twee studies (VOYAGE 1 en VOYAGE 2) zijn bij 1.829 volwassen patiënten de werkzaamheid en veiligheid van guselkumab ten opzichte van placebo en adalimumab onderzocht. Patiënten die naar guselkumab werden gerandomiseerd (N=825), kregen 100 mg in week 0 en week 4, en daarna eenmaal per 8 weken (q8w) t/m week 48 (VOYAGE 1) en week 20 (VOYAGE 2). Patiënten die naar adalimumab werden gerandomiseerd (N=582) kregen 80 mg in week 0 en 40 mg in week 1, gevolgd door 40 mg eenmaal per twee weken (q2w) t/m week 48 (VOYAGE 1) en t/m week 23 (VOYAGE 2). In beide studies kregen patiënten die naar placebo waren gerandomiseerd (N=422) 100 mg guselkumab in week 16, in week 20 en daarna q8w. In VOYAGE 1 kregen alle patiënten, inclusief degenen die in week 0 waren gerandomiseerd naar adalimumab, vanaf week 52 open-label guselkumab q8w. In VOYAGE 2 werden de in week 0 naar guselkumab gerandomiseerde patiënten die in week 28 een PASI-90-respons (Psoriasis Area and Severity Index-90-respons) bereikten, opnieuw gerandomiseerd naar voortzetting van de behandeling met guselkumab q8w (onderhoudsbehandeling) of naar behandeling met placebo (staken van de behandeling). Patiënten bij wie de behandeling was gestaakt, startten opnieuw met guselkumab (toegediend op het moment van hervatten van de behandeling, 4 weken later en daarna q8w) als zij ten minste 50% van hun PASI-verbetering van week 28 hadden verloren. Patiënten die in week 0 waren gerandomiseerd naar adalimumab en die geen PASI-90-respons bereikten, kregen guselkumab in week 28, week 32 en daarna q8w. In VOYAGE 2 kregen alle patiënten vanaf week 76 open-label guselkumab q8w. De baseline-ziektekenmerken waren consistent voor de studiepopulaties van VOYAGE 1 en 2, met een mediaan lichaamsoppervlak (body surface area – BSA) van respectievelijk 22% en 24%, een mediane PASI-baselinescore van 19 voor beide studies, een mediane dermatology quality of life index (DLQI)-baselinescore van 14 en 14,5, een investigator global assessment (IGA)-baselinescore van ernstig voor 25% en 23% van de patiënten en een voorgeschiedenis van arthritis psoriatica voor 19% en 18% van de patiënten.
Van alle in VOYAGE 1 en 2 opgenomen patiënten waren respectievelijk 32% en 29% naïef voor zowel conventionele systemische als biologische therapie, waren 54% en 57% eerder met lichttherapie behandeld en waren 62% en 64% eerder met conventionele systemische therapie behandeld. In beide studies was 21% eerder met een biologische therapie behandeld, waarvan 11% met ten minste één tumornecrosefactor-alfa (TNFα)-remmer was behandeld en ongeveer 10% met een middel tegen IL-12/IL-23.
De werkzaamheid van guselkumab werd geëvalueerd met betrekking tot de aantasting van de gehele huid, aantasting van de huidregio’s (hoofdhuid, hand en voet en nagels), kwaliteit van leven en door de patiënt gerapporteerde uitkomsten. De co-primaire eindpunten in VOYAGE 1 en 2 waren het deel van de patiënten dat, in vergelijking met placebo, in week 16 een IGA-score ‘verdwenen’ of ‘minimaal’ (IGA-0/1) bereikte en het deel van de patiënten dat, in vergelijking met placebo, in week 16 een PASI-90-respons bereikte (zie tabel 3).
Aantasting van de gehele huid
Behandeling met guselkumab resulteerde in significante verbeteringen van de eindpunten voor ziekteactiviteit, in vergelijking met placebo en adalimumab in week 16 en in vergelijking met adalimumab in week 24 en week 48. De belangrijkste werkzaamheidsresultaten voor de primaire en de voornaamste secundaire eindpunten van het onderzoek worden hieronder weergegeven in tabel 3.
Tabel 3: Overzicht van klinische responsen in VOYAGE 1 en VOYAGE 2
| Aantal patiënten (%) | ||||||
VOYAGE 1 Placebo (N=174) guselkumab (N=329) adalimumab (N=334) | VOYAGE 2 Placebo (N=248) guselkumab (N=496) adalimumab (N=248) | |||||
Week 16 PASI-75 PASI-90 PASI-100 IGA-0/1 IGA-0 | 10 (5,7) 5 (2,9) 1 (0,6) 12 (6,9) 2 (1,1) | 300 (91,2)a 241 (73,3)c 123 (37,4)a 280 (85,1)c 157 (47,7)a | 244 (73,1)b 166 (49,7)b 57 (17,1)d 220 (65,9)b 88 (26,3)d | 20 (8,1) 6 (2,4) 2 (0,8) 21 (8,5) 2 (0,8) | 428 (86,3)a 347 (70,0)c 169 (34,1)a 417 (84,1)c 215 (43,3)a | 170 (68,5)b 116 (46,8)b 51 (20,6)d 168 (67,7)b 71 (28,6)d |
Week 24 PASI-75 PASI-90 PASI-100 IGA-0/1 IGA-0 | ----- | 300 (91,2) 264 (80,2) 146 (44,4) 277 (84,2) 173 (52,6) | 241 (72,2)e 177 (53,0)b 83 (24,9)e 206 (61,7)b 98 (29,3)b | ----- | 442 (89,1) 373 (75,2) 219 (44,2) 414 (83,5) 257 (51,8) | 176 (71,0)e 136 (54,8)b 66 (26,6)e 161 (64,9)b 78 (31,5)b |
Week 48 PASI-75 PASI-90 PASI-100 IGA-0/1 IGA-0 | ----- | 289 (87,8) 251 (76,3) 156 (47,4) 265 (80,5) 166 (50,5) | 209 (62,6)e 160 (47,9)b 78 (23,4)e 185 (55,4)b 86 (25,7)b | ----- | ----- | ----- |
a p < 0,001 voor vergelijking van guselkumab met placebo.
b p < 0,001 voor vergelijking van guselkumab met adalimumab voor de voornaamste secundaire eindpunten. c p < 0,001 voor vergelijking van guselkumab met placebo met betrekking tot de co-primaire eindpunten. d vergelijking van guselkumab met adalimumab is niet uitgevoerd.
e p < 0,001 voor vergelijking van guselkumab met adalimumab.
Respons in de tijd
De werkzaamheid van guselkumab nam snel een aanvang, met reeds in week 2 een significant hogere procentuele verbetering van de PASI-respons ten opzichte van placebo (p < 0,001). Het percentage patiënten dat een PASI-90-respons bereikte, was vanaf week 8 numeriek hoger voor guselkumab dan voor adalimumab, waarbij het verschil een maximum bereikte rond week 20 (VOYAGE 1 en 2) en gehandhaafd bleef t/m week 48 (VOYAGE 1) (zie figuur 1).
Figuur 1: Percentage patiënten dat een PASI-90-respons bereikte t/m week 48, per bezoek
(patiënten gerandomiseerd in week 0) in VOYAGE 1
In VOYAGE 1 bleef het PASI-90-responspercentage van week 52 t/m week 252 gehandhaafd bij patiënten die continu werden behandeld met guselkumab. Bij patiënten die gerandomiseerd waren naar adalimumab in week 0 en overstapten op guselkumab in week 52, nam het PASI-90-responspercentage toe van week 52 t/m week 76 en bleef dit vervolgens gehandhaafd t/m week 252 (zie figuur 2).
Figuur 2: Percentage patiënten dat een PASI-90-respons bereikte per bezoek in de open-labelfase van VOYAGE 1
De werkzaamheid en de veiligheid van guselkumab werden aangetoond, ongeacht leeftijd, geslacht, ras, lichaamsgewicht, locatie van de plaques, ernst volgens PASI bij baseline, gelijktijdige arthritis psoriatica en eerdere behandeling met een biologisch middel. Guselkumab was werkzaam bij patiënten die naïef waren voor conventionele systemische therapie, bij patiënten die naïef waren voor biologische middelen en bij patiënten die eerder blootgesteld waren geweest aan biologische middelen.
In VOYAGE 2 had 88,6% van de patiënten die een onderhoudsbehandeling met guselkumab kregen in week 48 een PASI-90-respons, tegenover 36,8% van de patiënten bij wie de behandeling in week 28 gestaakt werd (p < 0,001). Verlies van een PASI-90-respons werd reeds 4 weken na de stopzetting van de behandeling met guselkumab geconstateerd, met een mediane tijd tot verlies van een PASI-90-respons van ongeveer 15 weken. Onder patiënten bij wie de behandeling met guselkumab werd gestaakt en vervolgens weer werd hervat, verkreeg 80% opnieuw een PASI-90-respons bij beoordeling 20 weken na hervatting van de behandeling.
In VOYAGE 2 bereikte van de 112 patiënten die gerandomiseerd waren naar adalimumab en die in week 28 geen PASI-90-respons hadden bereikt, respectievelijk 66% en 76% een PASI-90-respons na 20 en 44 weken behandeling met guselkumab. Bovendien bereikte van de 95 patiënten die gerandomiseerd waren naar guselkumab en die in week 28 geen PASI-90-respons hadden bereikt, respectievelijk 36% en 41% een PASI-90-respons na additioneel 20 en 44 weken voortgezette behandeling met guselkumab. Er werden geen nieuwe veiligheidsbevindingen geconstateerd bij patiënten die overgingen van adalimumab op guselkumab.
Aantasting van huidregio’s
In VOYAGE 1 en 2 werden in week 16 bij met guselkumab behandelde patiënten ten opzichte van met placebo behandelde patiënten significante verbeteringen gezien betreffende hoofdhuid-, hand- en voet- en nagelpsoriasis (zoals gemeten met respectievelijk de Scalp-specific Investigator Global Assessment [ss-IGA], de Physician’s Global Assessment of Hands and/or Feet [hf-PGA], de Fingernail Physician’s Global Assessment [f-PGA] en de Nail Psoriasis Severity Index [NAPSI]) (p < 0,001, tabel 4). Guselkumab vertoonde superioriteit ten opzichte van adalimumab voor hoofdhuid- en hand- en voetpsoriasis in week 24 (VOYAGE 1 en 2) en in week 48 (VOYAGE 1) (p ≤ 0,001, met uitzondering van hand- en voetpsoriasis in week 24 [VOYAGE 2] en week 48 [VOYAGE 1], p < 0,05).
Tabel 4: Overzicht van responsen betreffende de aantasting van huidregio’s in VOYAGE 1 en VOYAGE 2
| VOYAGE 1 Placebo guselkumab adalimumab | VOYAGE 2 Placebo guselkumab adalimumab | |
ss-IGA (N)a 145 277 286 202 408 194 ss-IGA-0/1b, n (%) Week 16 21 (14,5) 231 (83,4)c 201 (70,3)d 22 (10,9) 329 (80,6)c 130 (67,0)d | ||
hf-PGA (N)a 43 90 95 63 114 56 hf-PGA-0/1b, n (%) Week 16 6 (14,0) 66 (73,3)e 53 (55,8)d 9 (14,3) 88 (77,2)e 40 (71,4)d | ||
f-PGA (N)a 88 174 173 123 246 124 f-PGA-0/1, n (%) Week 16 14 (15,9) 68 (39,1)e 88 (50,9)d 18 (14,6) 128 (52,0)e 74 (59,7)d | ||
NAPSI (N)a 99 194 191 140 280 140 Procentuele verbetering, gemiddelde (SD) Week 16 -0,9 (57,9) 34,4 (42,4)e 38,0 (53,9)d 1,8 (53,8) 39,6 (45,6)e 46,9 (48,1)d | ||
a Betreft uitsluitend patiënten met een ss-IGA-, f-PGA-, hf-PGA-baselinescore ≥ 2 of NAPSI-baselinescore > 0. b Betreft uitsluitend patiënten die ten opzichte van baseline een verbetering van ≥ 2 punten bereikten volgens de ss-IGA en/of hf-PGA.
c p < 0,001 voor vergelijking van guselkumab met placebo met betrekking tot het voornaamste secundaire eindpunt. d vergelijking van guselkumab met adalimumab is niet uitgevoerd.
e p < 0,001 voor vergelijking van guselkumab met placebo.
Gezondheidgerelateerde kwaliteit van leven / Door de patiënt gerapporteerde uitkomsten Binnen VOYAGE 1 en 2 werden in week 16 bij met guselkumab behandelde patiënten significant grotere verbeteringen gezien dan bij met placebo behandelde patiënten in de kwaliteit van leven, zoals gemeten met de Dermatology Life Quality Index (DLQI), en door de patiënt gerapporteerde psoriasissymptomen (jeuk, pijn, brandend gevoel, prikkend gevoel en strak gespannen huid) en psoriasisklachten (droge huid, gebarsten huid, schilfervorming, schilfering of vervelling, roodheid en bloedingen), zoals bepaald met de Psoriasis Symptoms and Signs Diary (PSSD) (tabel 5). Tekenen van verbetering van door de patiënt gerapporteerde uitkomsten bleven gehandhaafd t/m week 24 (VOYAGE 1 en 2) en week 48 (VOYAGE 1). In VOYAGE 1 bleven deze verbeteringen bij patiënten die continu werden behandeld met guselkumab gehandhaafd in de open-labelfase t/m week 252 (tabel 6).
Tabel 5: Overzicht van door de patiënt gerapporteerde uitkomsten in week 16 in
VOYAGE 1 en VOYAGE 2
| VOYAGE 1 Placebo guselkumab adalimumab | VOYAGE 2 Placebo guselkumab adalimumab | |
DLQI, patiënten met baselinescore 170 322 328 248 495 247 Verandering t.o.v. baselinescore, gemiddelde (standaarddeviatie) Week 16 -0,6 (6,4) -11,2 (7,2)c -9,3 (7,8)b -2,6 (6,9) -11,3 (6,8)c -9,7 (6,8)b | ||
PSSD-
symptoomscore,
patiënten met
baselinescore > 0
129 248 273 198 410 200
Symptoomscore = 0, n (%)
Week 16 1 (0,8) 67 (27,0)a 45 (16,5)b 0 112 (27,3)a 30 (15,0)b PSSD-
klachtenscore,
patiënten met
baselinescore > 0
Klachtenscore = 0, n (%)
Week 16 0 50 (20,2)a 32 (11,7)b 0 86 (20,9)a 21 (10,4)b a p < 0,001 voor vergelijking van guselkumab met placebo.
b vergelijking van guselkumab met adalimumab is niet uitgevoerd.
c p < 0,001 voor vergelijking van guselkumab met placebo met betrekking tot de voornaamste secundaire eindpunten.
Tabel 6: Overzicht van door de patiënt gerapporteerde uitkomsten in de open-labelfase in
VOYAGE 1
| guselkumab Week 76 Week 156 Week 252 | adalimumab-guselkumab Week 76 Week 156 Week 252 | |||||
DLQI-score > 1 op baseline, n Patiënten met DLQI 0/1 | 445 337 (75,7%) | 420 308 (73,3%) | 374 272 (72,7%) | 264 198 (75,0%) | 255 190 (74,5%) | 235 174 (74,0%) |
PSSD- symptoomscore, patiënten met baseline score > 0 Symptoomscore = 0, n (%) PSSD- klachtenscore, patiënten met baseline score > 0 Klachtenscore = 0, n (%) | 347 136 (39,2%) 347 102 (29,4%) | 327 130 (39,8%) 327 94 (28,7%) | 297 126 (42,4%) 297 98 (33,0%) | 227 99 (43,6%) 228 71 (31,1%) | 218 96 (44,0%) 219 69 (31,5%) | 200 96 (48,0%) 201 76 (37,8%) |
In VOYAGE 2 werd in week 16 bij met guselkumab behandelde patiënten een significant grotere verbetering ten opzichte van baseline gezien dan bij met placebo behandelde patiënten, met betrekking tot eindpunten voor gezondheidgerelateerde kwaliteit van leven, angst en depressie, en werkbeperkingen, zoals gemeten met respectievelijk de gezondheidsvragenlijst 36-item Short Form (SF-36), de Hospital Anxiety and Depression Scale (HADS) en de Work Limitations Questionnaire (WLQ). Alle verbeteringen volgens de SF-36, HADS en WLQ bleven gehandhaafd t/m week 48 en in de open-labelfase t/m week 252 bij de patiënten die in week 28 naar onderhoudstherapie waren gerandomiseerd.
NAVIGATE
In de NAVIGATE-studie werd de werkzaamheid van guselkumab onderzocht bij patiënten bij wie in week 16 bij behandeling met ustekinumab een inadequate respons was vastgesteld (d.w.z. patiënten die niet de respons 'verdwenen' of 'minimaal’ hadden bereikt, gedefinieerd als IGA-score ≥ 2). Alle patiënten (N=871) kregen open-label ustekinumab (45 mg ≤100 kg en 90 mg >100 kg) in week 0 en week 4. In week 16 werden 268 patiënten met een IGA-score ≥ 2 gerandomiseerd naar voortzetting van de behandeling met ustekinumab (N=133) q12w of naar starten van een behandeling met guselkumab (N=135), in week 16, week 20 en daarna q8w. De kenmerken van de gerandomiseerde patiënten bij baseline kwamen overeen met de kenmerken die werden waargenomen in VOYAGE 1 en 2.
Het primaire eindpunt was het aantal bezoeken tussen week 12 en 24 na de randomisatie, waarbij de patiënten een IGA-score van 0/1 hadden bereikt en een verbetering van ≥ 2 punten vertoonden. De patiënten werden met tussenpozen van vier weken tijdens in totaal vier bezoeken onderzocht. Bij de patiënten bij wie op het moment van randomisatie een inadequate respons op ustekinumab was vastgesteld en die naar guselkumab werden overgeschakeld, werd een significant grotere verbetering in werkzaamheid waargenomen dan bij patiënten die doorgingen met de ustekinumab-behandeling. Tussen 12 en 24 weken na de randomisatie bereikten de met guselkumab behandelde patiënten tweemaal zo vaak een IGA-0/1-score met een verbetering van ≥ 2 punten als de met ustekinumab behandelde patiënten (gemiddeld respectievelijk 1,5 versus 0,7 bezoeken, p < 0,001). Daarnaast bereikte een hoger percentage met guselkumab behandelde patiënten dan met ustekinumab behandelde patiënten 12 weken na de randomisatie een IGA-0/1-score en een verbetering van ≥ 2 punten (respectievelijk 31,1% versus 14,3%; p = 0,001) en een PASI-90-respons (respectievelijk 48% versus 23%, p < 0,001). De verschillen in de responspercentages tussen de met guselkumab behandelde patiënten en de met ustekinumab behandelde patiënten werden al 4 weken na randomisatie waargenomen (respectievelijk. 11,1% en 9,0%) en bereikten op 24 weken na randomisatie een maximum (zie figuur 3). Er werden geen nieuwe veiligheidsbevindingen geconstateerd bij patiënten die overgingen van ustekinumab op guselkumab.
Figuur 3: Percentage patiënten dat vanaf week 0 t/m week 24 een IGA-score van ‘verdwenen’
(0) of ‘minimaal’ (1) en een IGA-verbetering van minstens 2 punten bereikte, per bezoek na randomisatie in NAVIGATE
ECLIPSE
De werkzaamheid en veiligheid van guselkumab werden ook onderzocht in een dubbelblinde studie in vergelijking met secukinumab. Patiënten werden gerandomiseerd om ofwel guselkumab te ontvangen (N = 534; 100 mg in week 0, 4 en daarna q8w), ofwel secukinumab (N = 514; 300 mg in week 0, 1, 2, 3, 4, en daarna q4w). De laatste toediening was in beide behandelgroepen in week 44.
Met een mediane BSA van 20%, een mediane PASI-score van 18 en een IGA-score ‘ernstig’ voor 24% van de patiënten, waren de ziektekenmerken op baseline consistent met die van een populatie met matige tot ernstige plaque psoriasis.
Guselkumab was superieur ten opzichte van secukinumab op basis van meting van het primaire eindpunt van de PASI-90-respons in week 48 (84,5% versus 70,0%, p < 0,001). De vergelijking van PASI-responspercentages is weergegeven in Tabel 7.
Tabel 7: PASI-responspercentages in ECLIPSE
| Aantal patiënten (%) | ||
| guselkumab (N = 534) | secukinumab (N = 514) | |
Primair eindpunt PASI-90-respons in week 48 Voornaamste secundaire eindpunten PASI-75-respons in zowel week 12 als week 48 PASI-75-respons in week 12 PASI-90-respons in week 12 PASI-100-respons in week 48 | 451 (84,5%) a 452 (84,6%) b 477 (89,3%) c 369 (69,1%) c 311 (58,2%) c | 360 (70,0%) 412 (80,2%) 471 (91,6%) 391 (76,1%) 249 (48,4%) |
a p < 0,001 voor superioriteit
b p < 0,001 voor non-inferioriteit, p = 0,062 voor superioriteit
c er zijn geen formele statistische tests uitgevoerd
De PASI-90-responspercentages voor guselkumab en secukinumab t/m week 48 zijn weergegeven in Figuur 4.
Figuur 4: Percentage patiënten dat t/m week 48 een PASI-90-respons bereikte, per bezoek
(patiënten gerandomiseerd in week 0) in ECLIPSE
Arthritis psoriatica (PsA)
Het is aangetoond dat guselkumab klachten en symptomen, fysiek functioneren en gezondheid-gerelateerde kwaliteit van leven verbetert, en de mate van progressie van schade aan perifere gewrichten bij volwassen patiënten met PsA vermindert.
DISCOVER 1 en DISCOVER 2
Met twee gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studies (DISCOVER 1 en DISCOVER 2) werden de werkzaamheid en veiligheid van guselkumab ten opzichte van placebo geëvalueerd bij volwassen patiënten met actieve PsA (≥ 3 gezwollen en ≥ 3 gevoelige gewrichten, en een C-reactief proteïne (CRP)-concentratie van ≥ 0,3 mg/dl in DISCOVER 1, en ≥ 5 gezwollen en ≥ 5 gevoelige gewrichten en een CRP-concentratie van ≥ 0,6 mg/dl in DISCOVER 2), ondanks behandeling met een conventionele synthetische (cs)DMARD, apremilast of een non-steroïde anti-inflammatoir geneesmiddel (NSAID). Patiënten in deze studies hadden op basis van de Classification criteria for Psoriatic Arthritis [CASPAR]) een diagnose PsA met een mediane duur van 4 jaar. In beide studies werden patiënten met verschillende subtypes PsA geïncludeerd, waaronder polyarticulaire arthritis in afwezigheid van reumatoïde noduli (40%), spondylitis met perifere arthritis (30%), asymmetrische perifere arthritis (23%), distale interfalangeale betrokkenheid (7%) en arthritis mutilans (1%). Meer dan 65% van de patiënten had op baseline enthesitis en 42% had dactylitis; bij meer dan 75% van de patiënten was de betrokkenheid van de huid bij psoriasis ≥ 3% BSA. DISCOVER 1 en DISCOVER 2 evalueerden respectievelijk 381 en 739 patiënten die behandeling met guselkumab 100 mg ontvingen, toegediend in de weken 0 en 4, en vervolgens elke 8 weken (q8w) of guselkumab 100 mg q4w, of placebo. In week 24 vond in beide studies cross-over plaats van placebo-patiënten naar guselkumab 100 mg q4w. Ongeveer 58% van de patiënten in beide studies ging door met hun stabiele doses MTX (≤ 25 mg/week).
In beide studies had 90% van de patiënten eerder een csDMARD gebruikt. In DISCOVER 1 had 31% van de patiënten eerder een behandeling met anti-TNF-α ontvangen. In DISCOVER 2 was geen van de patiënten eerder behandeld met een biological.
Klachten en symptomen
Behandeling met guselkumab resulteerde in significante verbeteringen in week 24 in de parameters van ziekteactiviteit in vergelijking met placebo. Het primaire eindpunt was in beide studies het percentage patiënten dat in week 24 American College of Rheumatology (ACR)20-respons bereikte. De belangrijkste werkzaamheidsresultaten staan weergegeven in tabel 8.
Tabel 8: Klinische respons in DISCOVER 1 en DISCOVER 2
DISCOVER 1 Placebo (N=126) guselkumab 100 mg q8w (N=127) guselkumab 100 mg q4w (N=128) | DISCOVER 2 Placebo (N=246) guselkumab 100 mg q8w (N=248) guselkumab 100 mg q4w (N=245) | |
ACR20-respons Week 16 25,4% 52,0% b 60,2% b 33,7% 55,2% g 55,9% c Verschil met placebo (95%-BI)
Week 24 22,2% 52,0% a 59,4% a 32,9% 64,1% a 63,7% a Verschil met placebo (95%-BI)
| ||
ACR50-respons Week 16 12,7% 22,8% d 26,6% c 9,3% 28,6% g 20,8% c Verschil met placebo (95%-BI)
Week 24 8,7% 29,9% b 35,9% b 14,2% 31,5% g 33,1% c Verschil met placebo (95%-BI)
| ||
ACR70-respons Week 24 5,6% 11,8% d 20,3% b 4,1% 18,5% g 13,1% c Verschil met placebo (95%-BI)
| ||
DAS-28 (CRP), LS mean changei t.o.v. baseline Week 24 c -0,70 -1,43 b -1,61 b -0,97 -1,59 b -1,62 b Verschil met placebo (95%-BI)
| ||
Minimale ziekteactiviteit (MDA)
Week 24 11,1% 22,8% f 30,5% e 6,1% 25,0% e 18,8% e Verschil met
placebo
(95%-BI)
11,9
(2,9; 20,9)
19,3
(9,7; 28,9) - 18,9
(12,8; 25,0)
12,7
(7,0; 18,4)
Patiënten met ≥ 3% BSA en IGA ≥ 2
n=78 n=82 n=89 n=183 n=176 n=184 IGA-respons h
Week 24 15,4% 57,3% b 75,3% b 19,1% 70,5% b 68,5% b
Verschil met
placebo
(95%-BI)
42,0
(28,9; 55,1)
60,0
(48,3; 71,8) - 50,9
(42,2; 59,7)
49,8
(41,2; 58,4)
PASI-90-respons
Week 16 10,3% 45,1% e 52,8% e 8,2% 55,1% e 53,8% e
Verschil met
placebo
(95%-BI)
34,9
(22,2; 47,6)
42,6
(30,5; 54,8) - 46,6
(38,4; 54,8)
45,6
(37,6; 53,6)
Week 24 11,5% 50,0% e 62,9% e 9,8% 68,8% e 60,9% e
Verschil met
placebo
(95%-BI)
38,6
(25,8; 51,4)
51,7
(39,7; 63,7) - 58,6
(50,6; 66,6)
51,3
(43,2; 59,3)
DAS = disease activity score
a p < 0,001 (primair eindpunt)
b p < 0,001 (belangrijk secundair eindpunt)
c p = 0,006 (belangrijk secundair eindpunt)
d niet statistisch significante p = 0,086 (belangrijk secundair eindpunt)
e nominale p < 0,001
f nominale p = 0,012
g niet formeel getest in de hiërarchische testprocedure, nominale p < 0,001 (belangrijk secundair eindpunt) h vastgesteld als een IGA-respons van 0 (schoon) of 1 (minimaal) en afname in de IGA-psoriasisscore van ≥ 2 graden t.o.v. baseline
i LS mean change = least squares mean change
Klinische respons bleef in DISCOVER 1 en DISCOVER 2 tot week 52 gehandhaafd, zoals beoordeeld met de responspercentages voor ACR 20/50/70, DAS-28 (CRP), MDA, IGA en PASI 90 (zie tabel 9).
Tabel 9: Klinische respons in DISCOVER 1 en DISCOVER 2 in week 52a
DISCOVER 1 guselkumab 100 mg q8w guselkumab 100 mg q4w | DISCOVER 2 guselkumab 100 mg q8w guselkumab 100 mg q4w | |||
| ACR20 | ||||
Nb % respons | 112 67,9% | 124 75,8% | 234 79,1% | 228 75,9% |
| ACR50 | ||||
Nb % respons | 113 43,4% | 124 55,6% | 234 51,3% | 228 49,1% |
| ACR70 | ||||
Nb % respons | 114 28,9% | 124 29,8% | 234 29,5% | 228 28,1% |
| DAS-28 (CRP) verandering t.o.v. baseline | ||||
Nc Gemiddelde (SD) | 112 -2,03 (1,250) | 123 -1,99 (1,062) | 234 -2,08 (1,121) | 227 -2,11 (1,128) |
| MDA | ||||
Nb % respons | 112 33,9% | 124 40,3% | 234 32,9% | 228 36,8% |
| Patiënten met ≥ 3% BSA en IGA ≥ 2 op baseline | ||||
| IGA-respons | ||||
Nb % respons | 75 69,3% | 88 83,0% | 170 77,1% | 173 84,4% |
| PASI-90 | ||||
Nb % respons | 75 66,7% | 88 76,1% | 170 77,1% | 173 81,5% |
a Er was geen placebo-arm na week 24.
b Evalueerbare patiënten met een waargenomen responsstatus.
c Patiënten hebben een waargenomen verandering t.o.v. baseline.
De klinische respons bleef in DISCOVER 2 gehandhaafd tot week 100, zoals beoordeeld met de responspercentages voor ACR 20/50/70, DAS-28 (CRP), MDA, IGA en PASI-90 (zie tabel 10).
Tabel 10: Klinische respons in DISCOVER 2 in week 100a
| guselkumab 100 mg q8w | guselkumab 100 mg q4w | |
| ACR20 | ||
| Nb | 223 | 219 |
| % respons | 82,1% | 84,9% |
| ACR50 | ||
| Nb | 224 | 220 |
| % respons | 60,7% | 62,3% |
| ACR70 | ||
| Nb | 224 | 220 |
| % respons | 39,3% | 38,6% |
| DAS-28 (CRP) verandering t.o.v. baseline | ||
| Nc | 223 | 219 |
| Gemiddelde (SD) | -2,37 (1,215) | -2,36 (1,120) |
| MDA | ||
| Nb | 224 | 220 |
| % respons | 44,6% | 42,7% |
| Patiënten met ≥ 3% BSA en IGA ≥ 2 op baseline | ||
| IGA-respons | ||
| Nb | 165 | 170 |
| % respons | 76,4% | 82,4% |
| PASI-90 | ||
| Nb | 164 | 170 |
| % respons | 75,0% | 80,0% |
a Er was geen placebo-arm na week 24.
b Evalueerbare patiënten met een waargenomen responsstatus.
c Patiënten hebben een waargenomen verandering t.o.v. baseline.
Respons in de loop van de tijd
In DISCOVER 2 werd al in week 4 in beide guselkumab-groepen een hogere ACR20-respons waargenomen dan bij placebo en het behandelverschil werd in de loop van de tijd t/m week 24 steeds groter (figuur 5).
Figuur 5: ACR20-respons per bezoek t/m week 24 in DISCOVER 2
In DISCOVER 2 bleef de ACR20-respons bij patiënten die in week 24 continu werden behandeld met guselkumab gehandhaafd van week 24 t/m week 52 (zie figuur 6). Bij patiënten die in week 52 continu werden behandeld met guselkumab, bleef de ACR20-respons gehandhaafd van week 52 t/m week 100 (zie figuur 7).
Figuur 6: ACR20-respons per bezoek van week 24
t/m week 52 in DISCOVER 2
Figuur 7: ACR20-respons per bezoek van week 52 t/m week 100 in DISCOVER 2
De responsen waargenomen in de guselkumab-groepen waren gelijk, ongeacht gelijktijdig gebruik van een csDMARD, waaronder MTX (DISCOVER 1 en 2). Bovendien leverde onderzoek van de leeftijd, geslacht, ras, lichaamsgewicht en eerder csDMARD-gebruik (DISCOVER 1 en 2) en eerder gebruik van anti-TNF-α (DISCOVER 1) geen verschillen op tussen deze subgroepen in de respons op guselkumab.
In DISCOVER 1 en 2 werden verbeteringen getoond in alle componenten van de ACR-scores, waaronder de beoordeling van de pijn door de patiënt. In beide studies was het deel van de patiënten dat in week 24 een respons bereikte volgens de gemodificeerde PsA-responscriteria (PsARC), in de guselkumab-groepen groter dan met placebo. PsARC-responsen bleven gehandhaafd van week 24 t/m week 52 in DISCOVER 1 en t/m week 100 in DISCOVER 2.
Dactylitis en enthesitis werden beoordeeld op basis van samengevoegde gegevens uit DISCOVER 1 en 2. Onder patiënten met dactylitis op baseline was het deel van de patiënten bij wie dactylitis in week 24 was verdwenen, in de guselkumab-q8w-groep (59,4%, nominale p < 0,001) en in de q4w-groep (63,5%, p = 0,006) groter dan bij placebo (42,2%). Onder patiënten met enthesitis op baseline was het deel van de patiënten bij wie enthesitis in week 24 was verdwenen, in de guselkumab-q8w-groep (49,6%, nominale p < 0,001) en in de q4w-groep (44,9%, p = 0,006) groter dan bij placebo (29,4%). In week 52 bleven de percentages patiënten bij wie dactylitis verdween (81,2% in de q8w-groep en 80,4% in de q4w-groep) en bij wie enthesitis verdween (62,7% in de q8w-groep en 60,9% in de q4w-groep) gehandhaafd. Onder patiënten met dactylitis en enthesitis op baseline in DISCOVER 2 bleef het deel van de patiënten bij wie dactylitis was verdwenen (91,1% in de q8w-groep en 82,9% in de q4w-groep) en bij wie de enthesitis was verdwenen (77,5% in de q8w-groep en 67,7% in de q4w-groep) gehandhaafd t/m week 100.
In DISCOVER 1 en 2 lieten patiënten behandeld met guselkumab die zich primair hadden gepresenteerd met spondylitis met perifere arthritis, in week 24 een grotere verbetering t.o.v. baseline zien in de Bath Ankylosing Spondylitis Disease Activity Index (BASDAI) dan met placebo. Verbetering in BASDAI bleef gehandhaafd van week 24 t/m week 52 in DISCOVER 1 en t/m week 100 in DISCOVER 2.
Radiografische respons
In DISCOVER 2 werd remming van progressie van structurele schade radiografisch gemeten en uitgedrukt als de gemiddelde verandering t.o.v. baseline in de totale gemodificeerde Van der Heijde-Sharp (vdH-S)-score. In week 24 liet de guselkumab-q4w-groep statistisch significant minder radiografische progressie zien en de guselkumab-q8w-groep toonde numeriek minder progressie dan placebo (tabel 11). Het waargenomen voordeel met het doseringsschema van guselkumab q4w op remming van de radiografische progressie (d.w.z. een kleinere gemiddelde verandering t.o.v. baseline in de totale gemodificeerde vdH-S-score in de q4w-groep t.o.v. placebo) was het meest uitgesproken bij patiënten die op baseline zowel een hoge waarde van C-reactief proteïne hadden als een hoog aantal gewrichten met erosie.
Tabel 11: Verandering t.o.v. baseline in de totale gemodificeerde vdH-S-score in week 24 in
DISCOVER 2
| N | LS mean changec (95%-BId) t.o.v. baseline in de gemodificeerde vdH-S-score in week 24 | |
Placebo guselkumab 100 mg q8w guselkumab 100 mg q4w | 246 248 245 | 0,95 (0,61; 1,29) 0,52a (0,18; 0,86) 0,29b (-0,05; 0,63) |
a niet statistisch significant p = 0,068 (belangrijk secundair eindpunt).
b p = 0,006 (belangrijk secundair eindpunt).
c LS mean change = least squares mean change.
d BI = betrouwbaarheidsinterval.
In week 52 en week 100 was de gemiddelde verandering t.o.v. baseline in de totale gemodificeerde vdH-S-score voor de q8w-groep en de q4w-groep van guselkumab gelijk (tabel 12).
Tabel 12: Verandering t.o.v. baseline in de totale gemodificeerde vdH-S-score in week 52 en week 100 in DISCOVER 2
| Na | Gemiddelde verandering (SDb) t.o.v. baseline in de totale gemodificeerde vdH-S-score | |
| Week 52 | ||
| guselkumab 100 mg q8w guselkumab 100 mg q4w | 235 229 | 0,97 (3,623) 1,07 (3,843) |
| Week 100 | ||
| guselkumab 100 mg q8w guselkumab 100 mg q4w | 216 211 | 1,50 (4,393) 1,68 (7,018) |
a Evalueerbare patiënten hebben waargenomen verandering voor de gespecificeerde periode b SD = standaarddeviatie
Opmerking: geen placebogroep na week 24
Fysiek functioneren en gezondheidgerelateerde kwaliteit van leven
In DISCOVER 1 en 2 toonden patiënten behandeld met guselkumab significante verbetering (p < 0,001) in fysiek functioneren in vergelijking met placebo, zoals gemeten met de Health Assessment Questionnaire-Disability Index (HAQ-DI) in week 24. Verbeteringen in de HAQ-DI bleven gehandhaafd van week 24 t/m week 52 in DISCOVER 1 en t/m week 100 in DISCOVER 2. In week 24 werd een significant grotere verbetering t.o.v. baseline in de SF-36 Physical Component Summary (PCS)-score waargenomen bij de met guselkumab behandelde patiënten dan bij placebo, zowel in DISCOVER 1 (p < 0,001 voor beide doseringsgroepen) als in DISCOVER 2 (p = 0,006 voor de q4w-groep). In beide studies werd in week 24 een grotere toename t.o.v. baseline waargenomen in de Functional Assessment of Chronic Illness Therapy-Fatigue (FACIT-F)-score bij de met guselkumab behandelde patiënten dan bij placebo. In DISCOVER 2 werden in week 24 bij de met guselkumab behandelde patiënten grotere verbeteringen waargenomen in de gezondheidgerelateerde kwaliteit van leven – gemeten met de Dermatology Life Quality Index (DLQI) – dan bij placebo. Verbeteringen in de scores op de SF-36-PCS, FACIT-F en DLQI bleven gehandhaafd van week 24 t/m week 52 in DISCOVER 1 en t/m week 100 in DISCOVER 2.
Colitis ulcerosa
De werkzaamheid en veiligheid van guselkumab werden geëvalueerd in drie multicentrische, gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studies (QUASAR intraveneuze inductiestudie, QUASAR onderhoudsstudie en ASTRO subcutane inductiestudie) bij volwassen patiënten met matig tot ernstig actieve colitis ulcerosa die onvoldoende respons, verlies van respons of intolerantie hadden voor corticosteroïden, conventionele immunomodulatoren (AZA, 6-MP), biologische therapie (TNF-blokkers, vedolizumab), een Janus-kinase (JAK)-remmer en/of (alleen van toepassing op ASTRO) sfingosine-1-fosfaat (S1P)-receptormodulatoren. Daarnaast werden de werkzaamheid en veiligheid van guselkumab geëvalueerd in een gerandomiseerde, dubbelblinde, placebogecontroleerde, dosisbepalende fase IIb-inductiestudie (QUASAR dosisbepalende inductiestudie) waaraan een vergelijkbare populatie patiënten met colitis ulcerosa deelnam als aan de fase III-inductiestudie.
Ziekteactiviteit werd beoordeeld met de gemodificeerde Mayo-score (mMS), een 3-componenten Mayo-score (0-9) die bestaat uit de som van de volgende subscores (0 tot 3 voor elke subscore): stoelgangsfrequentie (SFS), rectale bloeding (RBS) en bevindingen op centraal beoordeelde endoscopie (ES). Matig tot ernstig actieve colitis ulcerosa werd gedefinieerd als een mMS tussen 5 en 9, een RBS ≥ 1 en een ES van 2 (gedefinieerd door duidelijk erytheem, afwezig vaatpatroon, broosheid en/of erosies) of een ES van 3 (gedefinieerd door spontane bloeding en ulceratie).
Inductiestudie: QUASAR IS
In de inductiestudie QUASAR IS werden patiënten in een 3:2 verhouding gerandomiseerd om ofwel guselkumab 200 mg ofwel placebo te ontvangen via intraveneuze infusie op week 0, week 4 en week 8. In totaal werden 701 patiënten geëvalueerd. Bij baseline was de mediane mMS 7, met 35,5% van de patiënten met een baseline mMS van 5 tot 6 en 64,5% met een mMS van 7 tot 9, en 67,9% van de patiënten met een baseline ES van 3. De mediane leeftijd was 39 jaar (variërend van 18 tot 79 jaar); 43,1% was vrouw; en 72,5% identificeerde zich als blank, 21,4% als Aziatisch en 1% als zwart.
De deelnemende patiënten mochten stabiele doses orale aminosalicylaten, MTX, 6-MP, AZA en/of orale corticosteroïden gebruiken. Bij baseline kreeg 72,5% van de patiënten aminosalicylaten, 20,8% van de patiënten immunomodulatoren (MTX, 6-MP of AZA) en 43,1% van de patiënten corticosteroïden. Gelijktijdige biologische therapieën of JAK-remmers waren niet toegestaan.
In totaal had 49,1% van de patiënten eerder geen respons op ten minste één biologische therapie en/of JAK-remmer. Van deze patiënten had 87,5%, 54,1% en 18% eerder geen respons op respectievelijk een TNF-blokker, vedolizumab of een JAK-remmer, en had 47,4% geen respons op behandeling met 2 of meer van deze therapieën. In totaal had 48,4% van de patiënten nog nooit biologische geneesmiddelen en JAK-remmers gekregen en had 2,6% eerder een biologisch geneesmiddel of JAK-remmer gekregen maar had daar wel respons op.
Het primaire eindpunt was klinische remissie zoals gedefinieerd door de mMS op week 12. Secundaire eindpunten op week 12 waren symptomatische remissie, endoscopische genezing, klinische respons, histologische endoscopische mucosale genezing, vermoeidheidsrespons en IBDQ-remissie (tabel 13). Een significant groter aantal patiënten was in klinische remissie op week 12 in de met guselkumab behandelde groep in vergelijking met de placebogroep.
Tabel 13: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten op week 12 in QUASAR IS
| Eindpunt | Placebo % | Guselkumab 200 mg intraveneuze inductiea % | Behandelverschil (95%-BI) |
| Klinische remissieb | |||
| Totale populatie | 8% (N=280) | 23% (N=421) | 15% (10%, 20%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 12% (N=137) | 32% (N=202) | 20% (12%, 28%) |
| Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 4% (N=136) | 13% (N=208) | 9% (3%, 14%) |
| Symptomatische remissief | |||
| Totale populatie | 21% (N=280) | 50% (N=421) | 29% (23%, 36%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 26% (N=137) | 60% (N=202) | 34% (24%, 44%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 14% (N=136) | 38% (N=208) | 24% (16%, 33%) |
| Endoscopische genezingg | |||
| Totale populatie | 11% (N=280) | 27% (N=421) | 16% (10%, 21%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 17% (N=137) | 38% (N=202) | 21% (12%, 30%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 5% (N=136) | 15% (N=208) | 10% (4%, 16%) |
| Klinische responsh | |||
| Totale populatie | 28% (N=280) | 62% (N=421) | 34% (27%, 41%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 35% (N=137) | 71% (N=202) | 36% (26%, 46%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 20% (N=136) | 51% (N=208) | 32% (22%, 41%) |
| Histologische endoscopische mucosale genezingi | |||
| Totale populatie | 8% (N=280) | 24% (N=421) | 16% (11%, 21%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 11% (N=137) | 33% (N=202) | 22% (13%, 30%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 4% (N=136) | 13% (N=208) | 9% (3%, 15%) |
| Vermoeidheidsresponsj | |||
| Totale populatie | 21% (N=280) | 41% (N=421) | 20% (13%, 26%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 29% (N=137) | 42% (N=202) | 12% (2%, 23%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 13% (N=136) | 38% (N=208) | 25% (17%, 34%) |
| IBDQ-remissiek | |||
| Totale populatie | 30% (N=280) | 51% (N=421) | 22% (15%, 29%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 34% (N=137) | 62% (N=202) | 28% (18%, 38%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 24% (N=136) | 39% (N=208) | 15% (5%, 25%) |
a Guselkumab 200 mg als een intraveneuze inductie op week 0, week 4 en week 8.
b Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
c p < 0,001, aangepast behandelverschil (95%-BI) op basis van Cochran-Mantel-Haenszel-methode (aangepast voor stratificatiefactoren:
faalstatus van biologisch geneesmiddel en/of JAK-remmer en gelijktijdig gebruik van corticosteroïden bij baseline). d Nog eens extra 7 patiënten in de placebogroep en 11 patiënten in de guselkumabgroep werden eerder blootgesteld aan een biologisch geneesmiddel of JAK-remmer, maar faalden niet.
e Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) en/of een
Janus-kinase (JAK)-remmer voor colitis ulcerosa.
f Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en een subscore voor rectale bloeding van 0.
g Een subscore voor endoscopie van 0 of 1 zonder broosheid.
h Daling ten opzichte van de inductiebaseline van de gemodificeerde Mayo-score met ≥ 30% en ≥ 2 punten, met ofwel een daling van ≥ 1 punt ten opzichte van de baseline in de subscore voor rectale bloeding of een subscore voor rectale bloeding van 0 of 1. i Een combinatie van histologische genezing [neutrofieleninfiltratie in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel volgens het Geboes-scoresysteem] en endoscopische genezing zoals hierboven gedefinieerd. j Vermoeidheid werd beoordeeld met de PROMIS-Fatigue Short Form 7a. Vermoeidheidsrespons werd gedefinieerd als een verbetering ≥ 7 punten ten opzichte van baseline, wat als klinisch betekenisvol wordt beschouwd.
k Totale score van de vragenlijst voor inflammatoire darmziekten (Inflammatory Bowel Disease Questionnaire) ≥ 170.
In de QUASAR IS en QUASAR dosisbepalende inductiestudie werden ook 48 patiënten geïncludeerd met een baseline mMS van 4, inclusief een ES van 2 of 3 en een RBS ≥ 1. Bij patiënten met een baseline mMS van 4 was de werkzaamheid van guselkumab ten opzichte van placebo, gemeten aan de hand van klinische remissie, klinische respons en endoscopische genezing op week 12, consistent met de totale populatie met matig tot ernstig actieve colitis ulcerosa.
Subscores voor rectale bloeding en stoelgangsfrequentie
Bij patiënten die werden behandeld met guselkumab werd al in week 2 een daling van de subscores voor rectale bloeding en stoelgangsfrequentie waargenomen en deze bleven dalen tot en met week 12.
Onderhoudsstudie: QUASAR MS
In de QUASAR MS werden 568 patiënten geëvalueerd die op 12 weken klinische respons hadden na intraveneuze toediening van guselkumab in ofwel QUASAR IS of in de QUASAR dosisbepalende inductiestudie. In de QUASAR MS werden deze patiënten gerandomiseerd om een subcutaan onderhoudsschema te ontvangen van ofwel guselkumab 100 mg elke 8 weken, guselkumab 200 mg elke 4 weken of placebo gedurende 44 weken.
Het primaire eindpunt was klinische remissie zoals gedefinieerd door mMS op week 44. Secundaire eindpunten op week 44 waren onder andere symptomatische remissie, endoscopische genezing, corticosteroïdvrije klinische remissie, histologische endoscopische mucosale genezing, vermoeidheidsrespons en IBDQ-remissie (tabel 14).
Een significant groter aantal patiënten was in klinische remissie op week 44 in beide met guselkumab behandelde groepen in vergelijking met de placebogroep.
Tabel 14: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten op week 44 in
QUASAR MS
| Eindpunt | Placebo % | Guselkumab 100 mg q8w subcutane injectiea % | Guselkumab 200 mg q4w subcutane injectieb % | Behandelverschil (95%-BI) | |
Guselkumab 100 mg | Guselkumab 200 mg | ||||
| Klinische remissiec | |||||
| Totale populatied | 19% (N=190) | 45% (N=188) | 50% (N=190) | 25% (16%, 34%)e | 30% (21%, 38%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 26% (N=108) | 50% (N=105) | 58% (N=96) | 24% (12%, 36%) | 29% (17%, 41%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 40% (N=77) | 40% (N=88) | 30% (19%, 42%) | 32% (21%, 44%) |
| Symptomatische remissieh | |||||
| Totale populatied | 37% (N=190) | 70% (N=188) | 69% (N=190) | 32% (23%, 41%)e | 31% (21%, 40%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 46% (N=108) | 74% (N=105) | 76% (N=96) | 28% (15%, 40%) | 28% (15%, 41%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 24% (N=75) | 65% (N=77) | 60% (N=88) | 39% (26%, 52%) | 37% (23%, 50%) |
| Corticosteroïdvrije klinische remissiei | |||||
| Totale populatied | 18% (N=190) | 45% (N=188) | 49% (N=190) | 26% (17%, 34%)e | 29% (20%, 38%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 26% (N=108) | 50% (N=105) | 56% (N=96) | 24% (12%, 36%) | 27% (14%, 39%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 7% (N=75) | 40% (N=77) | 40% (N=88) | 32% (21%, 43%) | 34% (23%, 45%) |
| Endoscopische genezingj | |||||
| Totale populatied | 19% (N=190) | 49% (N=188) | 52% (N=190) | 30% (21%, 38%)e | 31% (22%, 40%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 26% (N=108) | 53% (N=105) | 59% (N=96) | 27% (15%, 40%) | 30% (18%, 42%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 45% (N=77) | 42% (N=88) | 36% (24%, 48%) | 35% (23%, 46%) |
| Histologische endoscopische mucosale genezingk | |||||
| Totale populatied | 17% (N=190) | 44% (N=188) | 48% (N=190) | 26% (17%, 34%)e | 30% (21%, 38%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 23% (N=108) | 50% (N=105) | 56% (N=96) | 26% (14%, 38%) | 30% (17%, 42%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 38% (N=77) | 39% (N=88) | 28% (16%, 39%) | 31% (20%, 43%) |
| Klinische responsl | |||||
| Totale populatied | 43% (N=190) | 78% (N=188) | 75% (N=190) | 34% (25%, 43%)e | 31% (21%, 40%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 54% (N=108) | 83% (N=105) | 81% (N=96) | 29% (17%, 41%) | 26% (14%, 39%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 28% (N=75) | 70% (N=77) | 67% (N=88) | 41% (27%, 54%) | 39% (26%, 53%) |
| Behoud van klinische remissie op week 44 bij patiënten die 12 weken na inductie klinische remissie bereikten | |||||
| Totale populatieq | 34% (N=59) | 61% (N=66) | 72% (N=69) | 26% (9%, 43%)m | 38% (23%, 54%)e |
Biologisch geneesmiddel- en JAK-remmer-naïefr | 34% (N=41) | 65% (N=43) | 79% (N=48) | 31% (9%, 51%) | 45% (25%, 62%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 27% (N=15) | 60% (N=20) | 56% (N=18) | 33% (-1%, 62%) | 29% (-6%, 59%) |
| Endoscopische normalisatien | |||||
| Totale populatied | 15% (N=190) | 35% (N=188) | 34% (N=190) | 18% (10%, 27%)e | 17% (9%, 25%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 20% (N=108) | 38% (N=105) | 42% (N=96) | 17% (6%, 29%) | 17% (6%, 29%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 31% (N=77) | 24% (N=88) | 21% (10%, 33%) | 16% (6%, 26%) |
| Vermoeidheidsresponso | |||||
| Totale populatied | 29% (N=190) | 51% (N=188) | 43% (N=190) | 20% (11%, 29%)e | 13% (3%, 22%)m |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 36% (N=108) | 51% (N=105) | 53% (N=96) | 15% (2%, 28%) | 16% (3%, 29%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 19% (N=75) | 47% (N=77) | 32% (N=88) | 27% (13%, 40%) | 13% (1%, 26%) |
| IBDQ-remissiep | |||||
| Totale populatied | 37% (N=190) | 64% (N=188) | 64% (N=190) | 26% (17%, 36%)e | 26% (16%, 35%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 49% (N=108) | 68% (N=105) | 74% (N=96) | 19% (6%, 32%) | 24% (11%, 37%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 19% (N=75) | 58% (N=77) | 53% (N=88) | 38% (26%, 50%) | 35% (23%, 48%) |
a Guselkumab 100 mg als een subcutane injectie elke 8 weken na het inductieschema.
b Guselkumab 200 mg als subcutane injectie elke 4 weken na het inductieschema.
c Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
d Patiënten die 12 weken na de intraveneuze toediening van guselkumab klinische respons vertoonden in de QUASAR inductiestudie of de QUASAR dosisbepalende inductiestudie.
e p < 0,001, aangepast behandelverschil (95%-BI) op basis van Cochran-Mantel-Haenszel-methode, aangepast voor stratificatiefactoren van de randomisatie.
f Nog eens extra 7 patiënten in de placebogroep, 6 patiënten in de guselkumab 100 mg groep en 6 patiënten in de guselkumab
200 mg groep werden eerder blootgesteld aan een biologisch geneesmiddel of JAK-remmer, maar faalden niet. g Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) en/of een
Janus-kinase [JAK]-remmer voor colitis ulcerosa.
h Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en een subscore voor rectale bloeding van 0.
i Geen behandeling met corticosteroïden nodig hebben gedurende ten minste 8 weken voorafgaand aan week 44 en ook voldoen aan de criteria voor klinische remissie op week 44.
j Een subscore voor endoscopie van 0 of 1 zonder broosheid.
k Een combinatie van histologische genezing [neutrofieleninfiltratie in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel volgens het Geboes-scoresysteem] en endoscopische genezing zoals hierboven gedefinieerd. l Daling ten opzichte van de inductiebaseline van de gemodificeerde Mayo-score met ≥ 30% en ≥ 2 punten, met ofwel een daling van
≥ 1 punt ten opzichte van de baseline in de subscore voor rectale bloeding of een subscore voor rectale bloeding van 0 of 1. m p < 0,01, aangepast behandelverschil (95%-BI) op basis van Cochran-Mantel-Haenszel-methode, aangepast voor stratificatiefactoren van de randomisatie.
n Een subscore voor endoscopie van 0.
o Vermoeidheid werd beoordeeld met de PROMIS-Fatigue Short Form 7a. Vermoeidheidsrespons werd gedefinieerd als een verbetering ≥ 7 punten ten opzichte van de inductiebaseline, wat als klinisch betekenisvol wordt beschouwd. p Totale score van de vragenlijst voor inflammatoire darmziekten (Inflammatory Bowel Disease Questionnaire) ≥ 170. q Patiënten die 12 weken na de intraveneuze toediening van guselkumab klinische remissie vertoonden in ofwel de QUASAR inductiestudie of de QUASAR dosisbepalende inductiestudie.
r Nog eens extra 3 patiënten in de placebogroep, 3 patiënten in de guselkumab 100 mg groep en 3 patiënten in de guselkumab
200 mg groep werden eerder blootgesteld aan een biologisch geneesmiddel of JAK-remmer, maar faalden niet.
In QUASAR IS en QUASAR MS werden de werkzaamheid en veiligheid van guselkumab consistent aangetoond, ongeacht leeftijd, geslacht, ras, lichaamsgewicht en eerdere behandeling met een biologische therapie of JAK-remmer.
In QUASAR MS hadden patiënten met een hoge ontstekingslast na voltooiing van de inductiedosering extra baat bij guselkumab 200 mg subcutaan q4w in vergelijking met de dosering 100 mg subcutaan q8w. Klinisch betekenisvolle numerieke verschillen van > 15% werden waargenomen tussen de twee guselkumab doseringsgroepen onder patiënten met een CRP-concentratie van > 3 mg/l na voltooiing van de inductiedosering voor de volgende eindpunten op week 44: klinische remissie (48% 200 mg q4w vs. 30% 100 mg q8w), behoud van klinische remissie (88% 200 mg q4w vs. 50% 100 mg q8w), corticosteroïdvrije klinische remissie (46% 200 mg q4w vs. 30% 100 mg q8w), endoscopische genezing (52% 200 mg q4w vs. 35% 100 mg q8w), en histologische-endoscopische mucosale genezing (46% 200 mg q4w vs. 29% 100 mg q8w).
In QUASAR MS werden 31 patiënten ingeschreven met een inductiebaseline mMS van 4, inclusief een ES van 2 of 3 en een RBS ≥ 1 die een klinische respons bereikten 12 weken na de intraveneuze toediening van guselkumab in QUASAR IS of QUASAR dosisbepalende inductiestudie. Bij deze patiënten was de werkzaamheid van guselkumab ten opzichte van placebo, gemeten aan de hand van klinische remissie, klinische respons en endoscopische genezing op week 44, consistent met de totale populatie.
Symptomatische remissie na verloop van tijd
In QUASAR MS werd symptomatische remissie gedefinieerd als een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en hield een subscore voor rectale bloeding van 0 aan tot en met week 44 in beide guselkumab-behandelgroepen, terwijl een afname werd waargenomen in de placebogroep (figuur 8):
Figuur 8: Aantal patiënten in symptomatische remissie t/m week 44 in QUASAR MS
Week 24-responders op verlengde behandeling met guselkumab
Met guselkumab behandelde patiënten die geen klinische respons vertoonden op week 12 van de inductie, ontvingen guselkumab 200 mg subcutaan op week 12, 16 en 20. In QUASAR IS bereikten 66/120 (55%) met guselkumab behandelde patiënten die geen klinische respons vertoonden op week 12 van de inductie, een klinische respons op week 24. Week 24-responders op guselkumab gingen door naar QUASAR MS en ontvingen elke 4 weken guselkumab 200 mg subcutaan. Op week 44 van QUASAR MS behielden 83/123 (67%) van deze patiënten klinische respons en 37/123 (30%) bereikten klinische remissie.
Hervatting van werkzaamheid na verlies van respons op guselkumab
Negentien patiënten die guselkumab 100 mg subcutaan q8w kregen en een eerste verlies van respons (10%) tussen week 8 en 32 van QUASAR MS ondervonden, ontvingen een geblindeerde guselkumab dosering met 200 mg guselkumab subcutaan q4w en 11 van deze patiënten (58%) bereikten symptomatische respons en 5 patiënten (26%) bereikten symptomatische remissie na 12 weken.
Histologische en endoscopische beoordeling
Histologische remissie werd gedefinieerd als een histologische score van Geboes ≤ 2 B.0 (afwezigheid van neutrofielen in de mucosa [zowel lamina propria als epitheel], geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel volgens het Geboes-scoresysteem). In QUASAR IS werd histologische remissie op week 12 bereikt bij 40% van de patiënten die werden behandeld met guselkumab en 19% van de patiënten in de placebogroep. In QUASAR MS werd histologische remissie op week 44 bereikt bij 59% en 61% van de patiënten die werden behandeld met guselkumab 100 mg subcutaan q8w en guselkumab 200 mg subcutaan q4w en 27% van de patiënten in de placebogroep.
Normalisatie van het endoscopische aspect van de mucosa werd gedefinieerd als ES van 0. In QUASAR IS werd endoscopische normalisatie op week 12 bereikt bij 15% van de patiënten die werden behandeld met guselkumab en 5% van de patiënten in de placebogroep. Samengestelde histologische-endoscopische mucosale uitkomsten
Gecombineerde symptomatische remissie, endoscopische normalisatie, histologische remissie en fecale calprotectine ≤ 250 mg/kg op week 44 werd bereikt door een groter aantal patiënten dat werd behandeld met guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w in vergelijking met placebo (respectievelijk 22% en 28% vs. 9%).
Gezondheidsgerelateerde kwaliteit van leven
Op week 12 van QUASAR IS vertoonden patiënten die guselkumab kregen, grotere en klinisch betekenisvolle verbeteringen ten opzichte van baseline in vergelijking met placebo in uitkomsten van voor inflammatoire darmziekte (inflammatory bowel disease, IBD) specifieke kwaliteit van leven, beoordeeld aan de hand van de IBDQ-totaalscore en alle IBDQ-domeinscores (darmsymptomen inclusief buikpijn en aandrang van de darm, systemisch functioneren, emotioneel functioneren en sociaal functioneren). Deze verbeteringen werden behouden bij met guselkumab behandelde patiënten in QUASAR MS tot en met week 44.
Ziekenhuisopnames in verband met colitis ulcerosa
Tot en met week 12 van QUASAR IS had een lager aantal patiënten in de guselkumabgroep dan in de placebogroep ziekenhuisopnames in verband met colitis ulcerosa (1,9%, 8/421 vs. 5,4%, 15/280).
ASTRO
In ASTRO werden patiënten in een 1:1:1-verhouding gerandomiseerd naar guselkumab 400 mg subcutane inductie in week 0, 4 en 8, gevolgd door onderhoudsbehandeling met guselkumab 100 mg subcutaan om de 8 weken; of guselkumab 400 mg subcutane inductie in week 0, 4 en 8, gevolgd door onderhoudsbehandeling met guselkumab 200 mg subcutaan om de 4 weken; of placebo.
In totaal werden 418 patiënten geëvalueerd. De mediane leeftijd van de patiënten was 40 jaar (variërend van 18 tot 80 jaar); 38,8% was vrouw; en 64,6% identificeerde zich als blank, 28,9% als Aziatisch en 3,1% als zwart.
De deelnemende patiënten mochten stabiele doses orale aminosalicylaten, immunomodulatoren (AZA, 6-MP, MTX) en/of orale corticosteroïden (tot 20 mg/dag prednison of equivalent) gebruiken. Bij baseline kreeg 77,3% van de patiënten aminosalicylaten, 20,1% van de patiënten immunomodulatoren en 32,8% van de patiënten corticosteroïden. Gelijktijdige biologische therapieën, JAK-remmers of S1P-receptormodulatoren waren niet toegestaan. In totaal had 40,2% van de patiënten eerder geen respons op een behandeling met ten minste één biologische therapie, JAK-remmer en/of S1P-receptormodulator; 58,1% had nog nooit biologische geneesmiddelen, JAK-remmers of een S1P-receptormodulator gekregen en 1,7% had eerder een biologische geneesmiddel, JAK-remmer of S1P-receptormodulator gekregen, maar had daar wel respons op.
In ASTRO was het primaire eindpunt klinische remissie zoals gedefinieerd door de mMS in week 12. Secundaire eindpunten in week 12 waren symptomatische remissie, endoscopische genezing, klinische respons en histologische endoscopische mucosale genezing (zie tabel 15). Secundaire eindpunten in week 24 waren klinische remissie en endoscopische genezing (zie tabel 16).
Tabel 15: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten in week 12 in ASTRO
| Eindpunt | Placebo % | Guselkumab 400 mg subcutane inductiea % | Behandelverschil vs. placebo (95%‑BI)b |
| Klinische remissiec | |||
| Totale populatie | 6% (N=139) | 28% (N=279) | 21% (15%, 28%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 9% (N=79) | 36% (N=164) | 27% (18%, 37%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 4% (N=56) | 16% (N=112) | 12% (3%, 20%) |
| Symptomatische remissied | |||
| Totale populatie | 21% (N=139) | 51% (N=279) | 30% (22%, 39%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 25% (N=79) | 59% (N=164) | 34% (22%, 46%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 14% (N=56) | 41% (N=112) | 26% (13%, 39%) |
| Endoscopische genezingh | |||
| Totale populatie | 13% (N=139) | 37% (N=279) | 24% (17%, 32%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 18% (N=79) | 46% (N=164) | 28% (17%, 40%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 7% (N=56) | 24% (N=112) | 16% (6%, 26%) |
| Klinische responsi | |||
| Totale populatie | 35% (N=139) | 66% (N=279) | 31% (22%, 40%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 42% (N=79) | 71% (N=164) | 30% (17%, 43%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 25% (N=56) | 57% (N=112) | 31% (17%, 45%) |
| Histologische endoscopische mucosale genezingj | |||
| Totale populatie | 11% (N=139) | 30% (N=279) | 20% (12%, 27%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 14% (N=79) | 38% (N=164) | 25% (14%, 35%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 7% (N=56) | 19% (N=112) | 11% (1%, 20%) |
a Guselkumab 400 mg subcutane inductie in week 0, week 4 en week 8.
b Het aangepaste behandelverschil en de betrouwbaarheidsintervallen waren gebaseerd op het gemeenschappelijke risicoverschil door gebruik te maken van Mantel-Haenszel-stratumgewichten en Sato-variantieschatting. De gebruikte stratificatievariabelen waren de faalstatus van een eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulator (ja of nee) en een Mayo-subscore voor endoscopie bij baseline (matig [2] of ernstig [3]).
c Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
d Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en een subscore voor rectale bloeding van 0.
e p < 0,001.
f Nog eens 4 patiënten in de placebogroep en 3 patiënten in de guselkumabgroep waren eerder blootgesteld aan een biologisch geneesmiddel, JAK-remmer of S1P-receptormodulator, maar faalden niet.
g Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab),
JAK-remmer en/of S1P-receptormodulator voor colitis ulcerosa.
h Een subscore voor endoscopie van 0 of 1 zonder broosheid.
i Daling ten opzichte van baseline van de gemodificeerde Mayo-score met ≥ 30% en ≥ 2 punten, met ofwel een daling van ≥ 1 punt ten opzichte van baseline in de subscore voor rectale bloeding of een subscore voor rectale bloeding van 0 of 1. j Een subscore voor endoscopie van 0 of 1 zonder broosheid en een Geboes-score ≤ 3,1 (wat wijst op neutrofieleninfiltratie in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel).
Tabel 16: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten in week 24 in ASTRO
| Eindpunt | Placebo % | Guselkumab 400 mg s.c. inductie→ 100 mg q8w subcutane injectiea % | Guselkumab 400 mg s.c. inductie→ 200 mg q4w subcutane injectieb % | Behandelverschil vs. placebo (95%‑BI)c | |
Guselkumab 100 mg | Guselkumab 200 mg | ||||
| Klinische remissied | |||||
| Totale populatie | 9% (N=139) | 35% (N=139) | 36% (N=140) | 26% (17%, 35%)e | 27% (18%, 36%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 13% (N=79) | 49% (N=81) | 43% (N=83) | 37% (24%, 50%) | 31% (18%, 44%) |
Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 5% (N=56) | 16% (N=57) | 27% (N=55) | 10% (-1%, 21%) | 21% (9%, 34%) |
| Endoscopische genezingh | |||||
| Totale populatie | 12% (N=139) | 40% (N=139) | 45% (N=140) | 28% (18%, 38%)e | 33% (23%, 42%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 18% (N=79) | 54% (N=81) | 52% (N=83) | 37% (23%, 51%) | 34% (21%, 48%) |
Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 5% (N=56) | 19% (N=57) | 36% (N=55) | 13% (1%, 25%) | 30% (17%, 44%) |
a Guselkumab 400 mg s.c. inductie in week 0, 4 en 8, gevolgd door guselkumab 100 mg s.c. onderhoudsbehandeling om de 8 weken. b Guselkumab 400 mg s.c. inductie in week 0, 4 en 8, gevolgd door guselkumab 200 mg s.c. onderhoudsbehandeling om de 4 weken. c Het aangepaste behandelverschil en de betrouwbaarheidsintervallen waren gebaseerd op het gemeenschappelijke risicoverschil door gebruik te maken van Mantel-Haenszel-stratumgewichten en Sato-variantie-schatting. De gebruikte stratificatievariabelen waren de faalstatus van een eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulator (ja of nee) en een Mayo-subscore voor endoscopie bij baseline (matig [2] of ernstig [3]).
d Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
e p < 0,001.
f Nog eens 4 patiënten in de placebogroep, 1 patiënt in de guselkumabgroep van 100 mg en 2 patiënten in de guselkumabgroep van
200 mg waren eerder blootgesteld aan een biologisch geneesmiddel, JAK-remmer of S1P-receptormodulator, maar faalden niet. g Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab), JAK-remmer en/of S1P-receptormodulator voor colitis ulcerosa.
h Een subscore voor endoscopie van 0 of 1 zonder broosheid.
Symptomatische remissie na verloop van tijd
In ASTRO werd symptomatische remissie gedefinieerd als een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, en een subscore voor rectale bloeding van 0 waargenomen tot en met week 12. In de guselkumab-behandelgroepen bereikte een groter deel van de patiënten symptomatische remissie in vergelijking met de placebogroep (figuur 9): Figuur 9: Aantal patiënten in symptomatische remissie t/m week 12 in ASTRO
Subscores voor rectale bloeding en stoelgangsfrequentie
Al in week 2 werd bij patiënten die met guselkumab werden behandeld een afname van de subscores voor rectale bloedingen en stoelgangsfrequentie waargenomen in vergelijking met placebo.
Histologische en endoscopische beoordeling
Histologische remissie in week 12 werd bereikt bij 44% van de patiënten die werden behandeld met guselkumab 400 mg subcutane inductie, vergeleken met 20% van de patiënten die placebo kregen.
Endoscopische normalisatie in week 24 werd bereikt bij respectievelijk 21% en 26% van de patiënten die werden behandeld met guselkumab 400 mg subcutane inductie, gevolgd door guselkumab 100 mg toegediend via subcutane injectie in week 16 en daarna om de 8 weken, of guselkumab 200 mg toegediend via subcutane injectie in week 12 en daarna om de 4 weken, vergeleken met 4% van de patiënten die placebo kregen.
Buikpijn en aandrang van de darm
In week 12 had van de patiënten die werden behandeld met guselkumab 400 mg subcutane inductie in vergelijking met placebo een groter deel geen buikpijn (56% vs. 31%) en geen aandrang van de darm (49% vs. 24%).
Gezondheidsgerelateerde kwaliteit van leven
De ziektespecifieke gezondheidsgerelateerde kwaliteit van leven werd beoordeeld met de IBDQ. Een groter deel van de patiënten in de gecombineerde 400 mg s.c. guselkumab-groep (61%) bereikte IBDQ-remissie in week 12 in vergelijking met de placebogroep (34%).
Ziekte van Crohn
De werkzaamheid en veiligheid van guselkumab werden geëvalueerd in drie klinische fase III-studies bij volwassen patiënten met matig tot ernstig actieve ziekte van Crohn die onvoldoende respons, verlies van respons of intolerantie hadden voor ofwel orale corticosteroïden, conventionele immunomodulatoren (AZA, 6-MP, MTX) en/of biologische therapie (TNF-blokker of vedolizumab): twee identiek opgezette multicentrische, gerandomiseerde, dubbelblinde studies van 48 weken met placebo- en actieve controle (ustekinumab) met parallelle groepen (GALAXI 2 en GALAXI 3) en één multicentrische, gerandomiseerde, dubbelblinde, placebogecontroleerde studie van 24 weken met parallelle groepen (GRAVITI). Alle drie de studies hadden een studieopzet met doorbehandeling: patiënten gerandomiseerd voor guselkumab (of ustekinumab in GALAXI 2 en GALAXI 3) behielden de toegekende behandeling gedurende de hele studieduur.
GALAXI 2 en GALAXI 3
In de fase III‑studies GALAXI 2 en GALAXI 3 was matig tot ernstig actieve ziekte van Crohn gedefinieerd als een Crohn’s Disease Activity Index [CDAI]‑score van ≥ 220 en ≤ 450 en een Simple Endoscopic Score for CD (SES-CD) van ≥ 6 (of ≥ 4 voor patiënten met geïsoleerde ziekte van het ileum). Aanvullende criteria voor GALAXI 2/3 waren een gemiddelde dagelijkse ontlastingsfrequentie (stool frequency, SF) > 3 of een gemiddelde dagelijkse buikpijn (abdominal pain, AP)‑score > 1.
In de studies GALAXI 2 en GALAXI 3 werden patiënten gerandomiseerd in een verhouding van 2:2:2:1 voor het krijgen van guselkumab 200 mg intraveneuze inductie in week 0, 4 en 8 gevolgd door guselkumab 200 mg subcutane onderhoudsbehandeling q4w; of guselkumab 200 mg intraveneuze inductie in week 0, 4 en 8 gevolgd door guselkumab 100 mg subcutane onderhoudsbehandeling q8w; of ustekinumab ongeveer 6 mg/kg intraveneuze inductie in week 0 gevolgd door ustekinumab 90 mg subcutane onderhoudsbehandeling q8w; of placebo. Patiënten die niet reageerden op placebo kregen vanaf week 12 ustekinumab.
In totaal werden 1.021 patiënten geëvalueerd in GALAXI 2 (n=508) en GALAXI 3 (n=513). De mediane leeftijd was 34 jaar (variërend van 18 tot 83 jaar), 57,6% was man; en 74,3% identificeerde zich als blank, 21,3% als Aziatisch en 1,5% als zwart.
In GALAXI 2 had 52,8% van de patiënten eerder geen respons op ten minste één biologische therapie (50,6% was intolerant of had geen respons op ten minste 1 eerdere anti‑TNFα‑therapie, 7,5% was intolerant of had geen respons op eerdere vedolizumab‑therapie), 41,9% had nooit eerder een biologisch geneesmiddel gekregen en 5,3% had eerder een biologisch geneesmiddel gekregen maar had daar wel respons op. Bij baseline kreeg 37,4% van de patiënten orale corticosteroïden en 29,9% van de patiënten kreeg conventionele immunomodulatoren.
In GALAXI 3 had 51,9% van de patiënten eerder geen respons op ten minste één biologische therapie (50,3% was intolerant of had geen respons op ten minste 1 eerdere anti‑TNFα‑therapie, 9,6% was intolerant of had geen respons op eerdere vedolizumab‑therapie), 41,5% had nooit eerder een biologisch geneesmiddel gekregen en 6,6% had eerder een biologisch geneesmiddel gekregen maar had daar wel respons op. Bij baseline kreeg 36,1% van de patiënten orale corticosteroïden en 30,2% van de patiënten kreeg conventionele immunomodulatoren.
De resultaten voor de co-primaire en de voornaamste secundaire eindpunten in GALAXI 2 en GALAXI 3 in vergelijking met placebo worden weergegeven in tabel 17 (week 12) en 18 (week 48). De resultaten voor de voornaamste secundaire eindpunten op week 48 in vergelijking met ustekinumab worden weergegeven in tabel 19 en 20.
Tabel 17: Percentage patiënten dat op week 12 voldoet aan de co-primaire en de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus placebo in GALAXI 2 en GALAXI 3
| GALAXI 2 | GALAXI 3 | |||||||
Placebo % | Guselkumab intraveneuze inductiea % | Placebo % | Guselkumab intraveneuze inductiea % | |||||
| Co-primaire werkzaamheidseindpunten | ||||||||
| Klinische remissieb op week 12 | ||||||||
| Totale populatie | 22% (N=76) | 47%i (N=289) | 15% (N=72) | 47%i (N=293) | ||||
| Biologisch geneesmiddel-naïefc | 18% (N=34) | 50% (N=121) | 15% (N=27) | 50% (N=123) | ||||
Falen van eerder biologisch geneesmiddeld | 23% (N=39) | 45% (N=150) | 15% (N=39) | 47% (N=150) | ||||
| Endoscopische response op week 12 | ||||||||
| Totale populatie | 11% (N=76) | 38%i (N=289) | 14% (N=72) | 36%i (N=293) | ||||
| Biologisch geneesmiddel-naïefc | 15% (N=34) | 51% (N=121) | 22% (N=27) | 41% (N=123) | ||||
Falen van eerder biologisch geneesmiddeld | 5% (N=39) | 27% (N=150) | 8% (N=39) | 31% (N=150) | ||||
| Voornaamste secundaire werkzaamheidseindpunten | ||||||||
| PRO-2‑remissief op week 12 | ||||||||
| Totale populatie | 21% (N=76) | 43%i (N=289) | 14% (N=72) | 42%i (N=293) | ||||
| Biologisch geneesmiddel-naïefc | 24% (N=34) | 43% (N=121) | 15% (N=27) | 47% (N=123) | ||||
Falen van eerder biologisch geneesmiddeld | 13% (N=39) | 41% (N=150) | 13% (N=39) | 39% (N=150) | ||||
| Vermoeidheidsresponsg op week 12 | ||||||||
| Totale populatie | 29% (N=76) | 45%j (N=289) | 18% (N=72) | 43%i(N=293) | ||||
| Biologisch geneesmiddel-naïefc | 32% (N=34) | 48% (N=121) | 19% (N=27) | 46% (N=123) | ||||
Falen van eerder biologisch geneesmiddeld | 26% (N=39) | 41% (N=150) | 18% (N=39) | 43% (N=150) | ||||
| Endoscopische remissieh op week 12 | ||||||||
| Totale populatie | 1% (N=76) | 15% (N=289) | 8% (N=72) | 16% (N=293) | ||||
| Biologisch geneesmiddel-naïefc | 3% (N=34) | 22% (N=121) | 19% (N=27) | 25% (N=123) | ||||
Falen van eerder biologisch geneesmiddeld | 0% (N=39) | 9% (N=150) | 0% (N=39) | 9% (N=150) | ||||
a Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 – Twee groepen behandeld met guselkumab werden voor deze kolom gecombineerd aangezien patiënten voorafgaand aan week 12 hetzelfde intraveneuze inductie-doseringsschema kregen.
b Klinische remissie is gedefinieerd als CDAI‑score < 150.
c In de placebogroep waren 9 extra patiënten en in de groep guselkumab 200 mg intraveneus 38 extra patiënten eerder blootgesteld geweest aan een biologische therapie, maar faalden niet.
d Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers of vedolizumab) voor de ziekte van Crohn.
e Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. f PRO-2‑remissie is gedefinieerd als gemiddelde dagelijkse AP‑score van 1 of lager en gemiddelde dagelijkse SF‑score van 3 of lager, en geen verergering van AP of SF t.o.v. baseline.
g Vermoeidheidsrespons is gedefinieerd als een verbetering van ≥ 7 punten op PROMIS Fatigue Short Form 7a. h Endoscopische remissie is gedefinieerd als SES-CD‑score ≤ 2.
i p < 0,001
j p < 0,05
Tabel 18: Percentage patiënten dat op week 48 voldoet aan de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus placebo in GALAXI 2 en GALAXI 3
| GALAXI 2 | GALAXI 3 | |||||
| Placebo | Guselkumab intraveneuze inductie→ 100 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie→ 200 mg q4w subcutane injectieb | Placebo (N=72) | Guselkumab intraveneuze inductie→ 100 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie→ 200 mg q4w subcutane injectieb | |
| Corticosteroïdvrije klinische remissiec op week 48f | ||||||
| Totale populatie | 12% (N=76) | 45%e (N=143) | 51%e (N=146) | 14% (N=72) | 44%e (N=143) | 48%e (N=150) |
| Endoscopische responsd op week 48f | ||||||
| Totale populatie | 7% (N=76) | 38%e (N=143) | 38%e (N=146) | 6% (N=72) | 33%e (N=143) | 36%e (N=150) |
a Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 100 mg subcutaan q8w daarna tot week 48.
b Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 200 mg subcutaan q4w daarna tot week 48.
c Corticosteroïdvrije klinische remissie is gedefinieerd als CDAI‑score < 150 op week 48 en zonder corticosteroïden te krijgen op week 48.
d Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. e p < 0,001
f Deelnemers die aan de criteria voor onvoldoende respons voldeden op week 12 werden beschouwd als non‑responders op week 48, ongeacht de behandelgroep.
Tabel 19: Percentage patiënten dat op week 48 voldoet aan de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus ustekinumab in GALAXI 2 en GALAXI 3
| GALAXI 2 | GALAXI 3 | ||||||
Ustekinumab 6 mg/kg intraveneuze inductie → 90 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie → 100 mg q8w subcutane injectieb | Guselkumab intraveneuze inductie → 200 mg q4w subcutane injectiec | Ustekinumab 6 mg/kg intraveneuze inductie → 90 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie → 100 mg q8w subcutane injectieb | Guselkumab intraveneuze inductie → 200 mg q4w subcutane injectiec | ||
| Klinische remissie op week 48 en endoscopische responsd op week 48 | |||||||
| Totale populatie | 39% (N=143) | 42% (N=143) | 49% (N=146) | 28% (N=148) | 41%k (N=143) | 45%k (N=150) | |
| Endoscopische response op week 48l | |||||||
| Totale populatie | 42% (N=143) | 49% (N=143) | 56% (N=146) | 32% (N=148) | 47% (N=143) | 49% (N=150) | |
| Endoscopische remissief op week 48 | |||||||
| Totale populatie | 20% (N=143) | 27% (N=143) | 24% (N=146) | 13% (N=148) | 24%k (N=143) | 19% (N=150) | |
| Klinische remissieg op week 48 | |||||||
| Totale populatie | 65% (N=143) | 64% (N=143) | 75% (N=146) | 61% (N=148) | 66% (N=143) | 66% (N=150) | |
| Corticosteroïdvrije klinische remissieh op week 48l | |||||||
| Totale populatie | 61% (N=143) | 63% (N=143) | 71% (N=146) | 59% (N=148) | 64% (N=143) | 64% (N=150) | |
| Aanhoudende klinische remissiei op week 48 | |||||||
| Totale populatie | 45% (N=143) | 46% (N=143) | 52% (N=146) | 39% (N=148) | 50% (N=143) | 49% (N=150) | |
PRO-2‑remissiej op week 48
| Totale populatie | 59% (N=143) | 60% (N=143) | 69% (N=146) | 53% (N=148) | 58% (N=143) | 56% (N=150) |
a Ustekinumab 6 mg/kg intraveneuze inductie in week 0 gevolgd door ustekinumab 90 mg subcutaan q8w daarna tot week 48. b Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 100 mg subcutaan q8w daarna tot week 48.
c Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 200 mg subcutaan q4w daarna tot week 48.
d Een combinatie van klinische remissie en endoscopische respons zoals hieronder gedefinieerd.
e Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. f Endoscopische remissie is gedefinieerd als SES-CD‑score ≤ 2.
g Klinische remissie is gedefinieerd als CDAI‑score < 150.
h Corticosteroïdvrije klinische remissie is gedefinieerd als CDAI‑score < 150 op week 48 en zonder corticosteroïden te krijgen op week 48.
i Aanhoudende klinische remissie is gedefinieerd als CDAI < 150 voor ≥ 80% van alle bezoeken tussen week 12 en week 48 (ten minste 8 van de 10 bezoeken), met inbegrip van week 48.
j PRO-2‑remissie is gedefinieerd als gemiddelde dagelijkse AP‑score van 1 of lager en gemiddelde dagelijkse SF‑score van 3 of lager, en geen verergering van AP of SF t.o.v. baseline.
k p < 0,05
l Responsen op week 48 werden geëvalueerd ongeacht de klinische respons op week 12.
Tabel 20: Percentage patiënten dat op week 48 voldoet aan de werkzaamheidseindpunten met guselkumab versus ustekinumab in de samengevoegde GALAXI 2 en GALAXI 3
Ustekinumab 6 mg/kg intraveneuze inductie → 90 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie → 100 mg q8w subcutane injectieb | Guselkumab intraveneuze inductie → 200 mg q4w subcutane injectiec | |
| Klinische remissie op week 48 en endoscopische responsd op week 48 | |||
| Totale populatie | 34% (N=291) | 42% (N=286) | 47% (N=296) |
Biologisch geneesmiddel-naïefe | 43% (N=121) | 51% (N=116) | 55% (N=128) |
Falen van eerder biologisch geneesmiddelf | 26% (N=156) | 37% (N=153) | 41% (N=147) |
| Endoscopische responsg op week 48 | |||
| Totale populatie | 37% (N=291) | 48% (N=286) | 53% (N=296) |
Biologisch geneesmiddel-naïefe | 43% (N=121) | 59% (N=116) | 59% (N=128) |
Falen van eerder biologisch geneesmiddelf | 31% (N=156) | 43% (N=153) | 47% (N=147) |
| Endoscopische remissieh op week 48 | |||
| Totale populatie | 16% (N=291) | 25% (N=286) | 21% (N=296) |
Biologisch geneesmiddel-naïefe | 19% (N=121) | 34% (N=116) | 27% (N=128) |
Falen van eerder biologisch geneesmiddelf | 13% (N=156) | 21% (N=153) | 14% (N=147) |
| Klinische remissiei op week 48 | |||
| Totale populatie | 63% (N=291) | 65% (N=286) | 70% (N=296) |
Biologisch geneesmiddel-naïefe | 75% (N=121) | 73% (N=116) | 77% (N=128) |
Falen van eerder biologisch geneesmiddelf | 53% (N=156) | 61% (N=153) | 64% (N=147) |
a Ustekinumab 6 mg/kg intraveneuze inductie in week 0 gevolgd door ustekinumab 90 mg subcutaan q8w daarna tot week 48.
b Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 100 mg subcutaan q8w daarna tot week 48.
c Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 200 mg subcutaan q4w daarna tot week 48.
d Een combinatie van klinische remissie en endoscopische respons zoals hieronder gedefinieerd. e In de ustekinumab‑groep waren 14 extra patiënten, in de groep guselkumab 200 mg subcutaan q4w 21 extra patiënten, en in de groep guselkumab 100 mg subcutaan q8w 17 extra patiënten eerder blootgesteld geweest aan een biologische therapie, maar faalden niet.
f Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) voor de ziekte van Crohn.
g Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. h Endoscopische remissie is gedefinieerd als SES-CD‑score ≤ 2.
i Klinische remissie is gedefinieerd als CDAI‑score < 150.
In GALAXI 2 en GALAXI 3 werd de werkzaamheid en veiligheid van guselkumab consistent aangetoond, ongeacht leeftijd, geslacht, ras en lichaamsgewicht.
In de analyse van subpopulaties van de samengevoegde GALAXI fase III‑studies hadden patiënten met een hoge ontstekingslast na voltooiing van de inductiedosering extra baat bij guselkumab 200 mg subcutaan q4w in vergelijking met de onderhoudsdoseringsschema’s met 100 mg subcutaan q8w. Er werd een klinisch betekenisvol verschil waargenomen tussen de twee guselkumab‑doseringsgroepen onder patiënten met een CRP-concentratie van > 5 mg/l na voltooiing van de inductie, voor de eindpunten klinische remissie op week 48 (100 mg subcutaan q8w: 54,1% vs. 200 mg subcutaan q4w: 71,0%); endoscopische respons op week 48 (100 mg subcutaan q8w: 36,5% vs. 200 mg subcutaan q4w: 50,5%); en PRO‑2‑remissie op week 48 (100 mg subcutaan q8w: 51,8% vs. 200 mg subcutaan q4w: 61,7%).
Klinische remissie na verloop van tijd
Bij elk patiëntenbezoek werden de CDAI‑scores genoteerd. Het percentage patiënten in klinische remissie t/m week 48 wordt weergegeven in figuur 10.
Figuur 10: Percentage patiënten in klinische remissie t/m week 48 in samengevoegde
GALAXI 2 en GALAXI 3
Gezondheidsgerelateerde kwaliteit van leven
Ten opzichte van baseline werden op week 12 grotere verbeteringen gezien in de groepen behandeld met guselkumab in vergelijking met placebo in voor inflammatoire darmziekte (inflammatory bowel disease, IBD) specifieke kwaliteit van leven, beoordeeld aan de hand van de IBDQ‑totaalscore. De verbeteringen bleven in beide studies behouden t/m week 48.
GRAVITI
In de fase III‑studie GRAVITI was matig tot ernstig actieve ziekte van Crohn gedefinieerd als een CDAI‑score van ≥ 220 en ≤ 450 en een CD (SES‑CD) van ≥ 6 (of ≥ 4 voor patiënten met geïsoleerde ziekte van het ileum) en een gemiddelde dagelijkse SF ≥ 4 of een gemiddelde dagelijkse AP‑score ≥ 2.
In GRAVITI werden patiënten gerandomiseerd in een verhouding van 1:1:1 voor het krijgen van guselkumab 400 mg subcutane inductie in week 0, 4 en 8 gevolgd door guselkumab 100 mg q8w subcutane onderhoudsbehandeling; of guselkumab 400 mg subcutane inductie in week 0, 4 en 8 gevolgd door guselkumab 200 mg q4w subcutane onderhoudsbehandeling; of placebo. Alle patiënten in de placebogroep die voldeden aan de rescue‑criteria kregen de inductiedosering met guselkumab 400 mg subcutaan in week 16, 20 en 24 gevolgd door guselkumab 100 mg subcutaan q8w.
In totaal werden 347 patiënten geëvalueerd. De mediane leeftijd van de patiënten was 36 jaar (variërend van 18 tot 83 jaar), 58,5% was man en 66% identificeerde zich als blank, 21,9% als Aziatisch en 2,6% als zwart.
In GRAVITI had 46,4% van de patiënten eerder geen respons op ten minste één biologische therapie, 46,4% had nooit eerder een biologisch geneesmiddel gekregen en 7,2% had eerder een biologisch geneesmiddel gekregen maar had daar wel respons op. Bij baseline kreeg 29,7% van de patiënten orale corticosteroïden en 28,5% van de patiënten kreeg conventionele immunomodulatoren. De resultaten voor de co-primaire en de voornaamste secundaire eindpunten in vergelijking met placebo op week 12 worden weergegeven in tabel 21.
Tabel 21: Percentage patiënten dat op week 12 voldoet aan de co-primaire en de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus placebo in GRAVITI
| Placebo | Guselkumab 400 mg subcutane injectiea | |
| Co-primaire werkzaamheidseindpunten | ||
| Klinische remissieb op week 12 | ||
| Totale populatie | 21% (N=117) | 56%c (N=230) |
| Biologisch geneesmiddel-naïefd | 25% (N=56) | 50% (N=105) |
| Falen van eerder biologisch geneesmiddele | 17% (N=53) | 60% (N=108) |
| Endoscopische responsf op week 12 | ||
| Totale populatie | 21% (N=117) | 41%c (N=230) |
| Biologisch geneesmiddel-naïefd | 27% (N=56) | 49% (N=105) |
| Falen van eerder biologisch geneesmiddele | 17% (N=53) | 33% (N=108) |
| Voornaamste secundaire werkzaamheidseindpunten | ||
| Klinische responsg op week 12 | ||
| Totale populatie | 33% (N=117) | 73%c (N=230) |
| Biologisch geneesmiddel-naïefd | 38% (N=56) | 68% (N=105) |
| Falen van eerder biologisch geneesmiddele | 28% (N=53) | 78% (N=108) |
| PRO-2‑remissieh op week 12 | ||
| Totale populatie | 17% (N=117) | 49%c (N=230) |
| Biologisch geneesmiddel-naïefd | 18% (N=56) | 44% (N=105) |
| Falen van eerder biologisch geneesmiddele | 17% (N=53) | 52% (N=108) |
a Guselkumab 400 mg subcutaan in week 0, week 4 en week 8
b Klinische remissie: CDAI‑score < 150
c p< 0,001
d In de placebogroep waren 8 extra patiënten en in de groep guselkumab 400 mg subcutaan 17 extra patiënten eerder blootgesteld geweest aan een biologische therapie, maar faalden niet.
e Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) voor de ziekte van Crohn.
f Endoscopische respons: ≥ 50% verbetering in SES-CD‑score t.o.v. baseline.
g Klinische respons: ≥ 100-punten reductie t.o.v. baseline in CDAI‑score of CDAI‑score < 150. h PRO-2‑remissie: gemiddelde dagelijkse AP‑score van 1 of lager en gemiddelde dagelijkse SF‑score van 3 of lager, en geen verergering van AP of SF t.o.v. baseline.
Van de patiënten behandeld met guselkumab 400 mg subcutane inductie gevolgd door guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w bereikte een significant groter deel klinische remissie op week 24 in vergelijking met placebo (respectievelijk 60,9% en 58,3% vs. 21,4%, beide p‑waardes < 0,001). Van de patiënten behandeld met guselkumab 400 mg subcutane inductie gevolgd door guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w bereikte respectievelijk 60% en 66,1% klinische remissie op week 48 (beide p‑waardes < 0,001 t.o.v. placebo).
Van de patiënten behandeld met guselkumab 400 mg subcutane inductie gevolgd door guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w bereikte respectievelijk 44,3% en 51,3% endoscopische respons op week 48 (beide p‑waardes < 0,001 t.o.v. placebo). Gezondheidsgerelateerde kwaliteit van leven
In GRAVITI werden in vergelijking met placebo klinisch betekenisvolle verbeteringen waargenomen in IBD‑specifieke kwaliteit van leven, beoordeeld aan de hand van de IBDQ‑totaalscore op week 12 en week 24.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met guselkumab in een of meerdere subgroepen van pediatrische patiënten met arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn. De 100 mg voorgevulde pennen (PushPen en OnePress) zijn niet onderzocht bij pediatrische patiënten en worden niet aanbevolen voor gebruik bij pediatrische patiënten (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Plaque psoriasis bij pediatrische patiënten
De veiligheid en werkzaamheid van guselkumab werden beoordeeld in één multicentrische, gerandomiseerde studie met placebocontrole en een actief biologisch geneesmiddel als controle (PROTOSTAR) bij 120 pediatrische patiënten van 6 tot 17 jaar met matige tot ernstige plaque psoriasis die in aanmerking kwamen voor lichttherapie of systemische therapie en bij wie de ziekte onvoldoende onder controle was met lichttherapie en/of een topische therapie. De PROTOSTAR-studie is in twee delen uitgevoerd. Deel 1 bestond uit een gerandomiseerde periode van 16 weken met placebocontrole en actieve controle, gevolgd door een niet-gecontroleerde periode met stopzetting en hervatting van de behandeling of initiatie van behandeling met guselkumab tot en met week 52. Deel 2 bestond uit een arm met open-label behandeling met guselkumab tot en met week 52.
De patiënten die in het onderzoek werden opgenomen, hadden een IGA-score van ≥ 3 op een 5-puntsschaal voor de globale ernst van de ziekte, een PASI-score van ≥ 12 en een minimaal getroffen BSA van ≥ 10%. Daarnaast gold minimaal een van de volgende criteria: 1) zeer dikke huidletsels; 2) klinisch relevante aantasting van gezicht, geslachtsstreek of handen/voeten; 3) PASI-score van ≥ 20;
- 4) getroffen BSA van > 20%; of 5) IGA-score = 4. Proefpersonen met gespikkelde psoriasis, erytrodermische psoriasis of pustulaire psoriasis werden uitgesloten.
In deel 1 werden 92 patiënten van 6 tot 17 jaar gerandomiseerd naar behandeling met een subcutane injectie van guselkumab (n=41) of placebo (n=25) in week 0, 4 en 12, of wekelijks een actief biologisch geneesmiddel (n=26). In deel 2 werden 28 extra adolescente patiënten van 12 tot 17 jaar opgenomen voor behandeling met een subcutane injectie van guselkumab in week 0 en 4, en daarna om de 8 weken. In de guselkumabgroep kregen patiënten met een lichaamsgewicht van minder dan 70 kg een dosis van 1,3 mg/kg die werd toegediend met de 45 mg/0,45 ml voorgevulde pen, en kregen patiënten met een lichaamsgewicht van 70 kg of meer een dosis van 100 mg die werd toegediend met de voorgevulde spuit.
De co-primaire eindpunten waren het percentage patiënten bij wie in week 16 een PASI 75-respons werd bereikt en het percentage patiënten bij wie na 16 weken een IGA-score van 0 (‘verdwenen’) of 1 (‘minimaal’) werd bereikt. De secundaire eindpunten waren onder andere het percentage patiënten die in week 16 een PASI 90-respons, een IGA-score van 0 (‘verdwenen’) of een PASI 100-respons bereikten.
De demografische kenmerken bij baseline van de 92 patiënten in het gecontroleerde deel van de studie waren in het algemeen voor de verschillende behandelingsgroepen vergelijkbaar. In totaal was meer dan 55% man, was 85% blank, was het gemiddelde lichaamsgewicht ongeveer 57,3 kg en was de gemiddelde leeftijd 12,9 jaar, waarbij 33% van de patiënten jonger was dan 12 jaar.
De ziektekenmerken bij baseline waren in het algemeen voor de verschillende behandelingsgroepen vergelijkbaar, met een mediane baseline-BSA van 20%; een mediane baseline-PASI-score van ongeveer 17; een baseline-IGA-score van ernstig voor 20% (placebo) en 24% (guselkumab) van de patiënten; en arthritis psoriatica in de medische voorgeschiedenis voor 3,3% van de patiënten. Aantasting van de gehele huid
Behandeling met guselkumab resulteerde in significante verbeteringen van de uitkomstmaten voor ziekteactiviteit in vergelijking met placebo in week 16. De belangrijkste werkzaamheidsresultaten voor de eindpunten van de studie worden hieronder weergegeven in tabel 22.
Tabel 22: Samenvatting van de eindpunten in week 16 voor PROTOSTAR
| Placebo (N=25) | Guselkumab (N=41) | P-waarde | |
| IGA-score van verdwenen (0) of minimaal (1), n (%) | 4 (16,0%) | 27 (65,9%) | < 0,001 |
| IGA-score van verdwenen (0), n (%) | 1 (4,0%) | 16 (39,0%) | 0,004 |
| Personen met een PASI 75-respons, n (%) | 5 (20,0%) | 31 (75,6%) | < 0,001 |
| Personen met een PASI 90-respons, n (%) | 4 (16,0%) | 23 (56,1%) | 0,003 |
| Personen met een PASI 100-respons, n (%) | 0 | 14 (34,1%) | 0,002 |
| Verandering t.o.v. baseline voor CDLQI, LS mean (95%-BI)a | -1,88 (-3,81; 0,05) | -7,28 (-8,87; -5,68) | < 0,001 |
CDLQI = Children’s Dermatology Life Quality Index
a LS mean = least squares mean
Na de placebogecontroleerde periode van 16 weken in deel 1 van PROTOSTAR werd de behandeling gestopt bij patiënten die met guselkumab waren behandeld en bij wie er na 16 weken een PASI 90 was bereikt. Na de stopzetting van de behandeling met guselkumab werd er al na 12 weken een verlies van de PASI 90-respons gezien, met een mediane tijd tot verlies van de PASI 90-respons van ongeveer 24 weken. Van de patiënten die met guselkumab waren behandeld en bij wie er na 16 weken geen PASI 90-respons was bereikt, werd er na 52 weken bij respectievelijk 72,2% en 61,1% van de patiënten die een extra 32 weken met guselkumab werden doorbehandeld, een PASI 75-respons en PASI 90-respons bereikt.
Voor patiënten die in week 0 naar placebo waren gerandomiseerd, bij wie er in week 16 geen PASI 90-respons was bereikt en bij wie er op behandeling met guselkumab werd overgegaan, gold dat er na 52 weken bij 95,0% een PASI 75-respons en bij 65,0% een PASI 90-respons werd bereikt.
5.2 Farmacokinetische eigenschappen
Absorptie
Na een eenmalige subcutane injectie van 100 mg bij gezonde proefpersonen bereikte guselkumab ongeveer 5,5 dagen na de toediening een gemiddelde (± SD) maximale serumconcentratie (Cmax) van 8,09 ± 3,68 mcg/ml. De absolute biologische beschikbaarheid van guselkumab na een eenmalige subcutane injectie van 100 mg bij gezonde proefpersonen werd geschat op ongeveer 49%.
Na subcutane toediening van 100 mg guselkumab in week 0 en week 4 en daarna eenmaal per 8 weken werd in week 20 de steady-state-serumconcentratie van guselkumab bereikt bij patiënten met plaquepsoriasis. In twee fase III-studies bij patiënten met plaque psoriasis bedroeg de gemiddelde (± SD) steady-state-serumdalconcentratie van guselkumab 1,15 ± 0,73 mcg/ml en 1,23 ± 0,84 mcg/ml. De farmacokinetiek van guselkumab bij patiënten met arthritis psoriatica was gelijk aan die bij patiënten met psoriasis. Na subcutane toediening van guselkumab 100 mg in de weken 0, 4 en daarna elke 8 weken was de gemiddelde steady-state-serumdalconcentratie van guselkumab ook ongeveer 1,2 mcg/ml. Na subcutane toediening van guselkumab 100 mg elke 4 weken was de gemiddelde steady-state-serumdalconcentratie van guselkumab ongeveer 3,8 mcg/ml.
De farmacokinetiek van guselkumab was bij patiënten met colitis ulcerosa vergelijkbaar met die bij patiënten met de ziekte van Crohn. Na het aanbevolen intraveneuze inductiedosisschema van guselkumab 200 mg op week 0, 4 en 8 was op week 8 de gemiddelde piekserumconcentratie van guselkumab 68,27 mcg/ml bij patiënten met colitis ulcerosa en 70,5 mcg/ml bij patiënten met de ziekte van Crohn.
Na het aanbevolen subcutane inductiedosisschema van guselkumab 400 mg in week 0, 4 en 8 werd de gemiddelde piekserumconcentratie van guselkumab in week 8 geschat op 28,8 mcg/ml bij patiënten met colitis ulcerosa en 27,7 mcg/ml bij patiënten met de ziekte van Crohn. De totale systemische blootstelling (AUC) na het aanbevolen inductiedosisschema was na subcutane en intraveneuze inductie vergelijkbaar.
Na subcutane onderhoudsdosering van guselkumab 100 mg elke 8 weken of guselkumab 200 mg elke 4 weken bij patiënten met colitis ulcerosa waren de gemiddelde steady-state-serumdalconcentraties van guselkumab respectievelijk ongeveer 1,4 mcg/ml en 10,7 mcg/ml.
Na subcutane onderhoudsdosering van guselkumab 100 mg elke 8 weken of guselkumab 200 mg elke 4 weken bij patiënten met de ziekte van Crohn waren de gemiddelde steady-state-serumdalconcentraties van guselkumab respectievelijk ongeveer 1,2 mcg/ml en 10,1 mcg/ml.
Distributie
Het mediane verdelingsvolume tijdens de laatste fase (Vz) na een eenmalige intraveneuze toediening aan gezonde proefpersonen varieerde van ongeveer 7 tot 10 l.
Biotransformatie
De kenmerken van de metaboliseringsroute van guselkumab zijn niet exact bepaald. Aangezien guselkumab een humaan IgG-mAb is, wordt verwacht dat het op dezelfde manier als endogeen IgG via katabole routes tot kleine peptiden en aminozuren wordt afgebroken.
Eliminatie
In de studies varieerde de gemiddelde systemische klaring (CL) na een eenmalige intraveneuze toediening aan gezonde proefpersonen van 0,288 tot 0,479 l/dag. In de studies bedroeg de gemiddelde halfwaardetijd (T1/2) van guselkumab ongeveer 17 dagen bij gezonde proefpersonen en ongeveer 15 tot 18 dagen bij patiënten met plaque psoriasis en ongeveer 17 dagen bij patiënten met colitis ulcerosa of de ziekte van Crohn.
Populatiefarmacokinetische analyses gaven aan dat gelijktijdig gebruik van NSAID’s, AZA, 6-MP, orale corticosteroïden en csDMARDs zoals MTX de klaring van guselkumab niet beïnvloedden.
Lineariteit/non-lineariteit
Na eenmalige subcutane injectie van doses variërend van 10 mg tot 300 mg bij gezonde proefpersonen of patiënten met plaque psoriasis nam de systemische blootstelling van guselkumab (Cmax en AUC) toe in een verband dat bij benadering proportioneel was aan de dosis. De serumconcentraties van guselkumab waren bij benadering proportioneel aan de dosis na intraveneuze toediening bij patiënten met colitis ulcerosa of de ziekte van Crohn.
Pediatrische patiënten
Steady-state-serumdalconcentraties van guselkumab werden bereikt in week 20 bij pediatrische patiënten van 6 tot 17 jaar met matige tot ernstige plaque psoriasis die behandeld werden met guselkumab toegediend via subcutane injectie met de 45 mg/0,45 ml voorgevulde pen of de 100 mg voorgevulde spuit (zie rubriek 4.2), en lagen binnen het bereik van deze waargenomen bij volwassenen.
Het aanbevolen doseringsschema resulteert bij pediatrische patiënten met plaque psoriasis in alle gewichtsgroepen in een voorspelde blootstelling aan guselkumab in het serum gelijkaardig aan deze bij volwassenen.
Oudere patiënten
Er is bij oudere patiënten geen specifiek onderzoek verricht. Van de 1.384 patiënten met plaque psoriasis die in klinische fase III-studies werden blootgesteld aan guselkumab en opgenomen in de farmacokinetische populatie-analyse, waren 70 patiënten 65 jaar of ouder, van wie 4 patiënten 75 jaar of ouder waren. Van de 746 patiënten met arthritis psoriatica die in klinische fase III-studies werden blootgesteld aan guselkumab, waren in totaal 38 patiënten 65 jaar of ouder, en er waren geen patiënten met een leeftijd van 75 jaar of ouder. Van de 859 patiënten met colitis ulcerosa die in klinische fase II-/III-studies werden blootgesteld aan guselkumab en opgenomen in de farmacokinetische populatie-analyse, waren in totaal 52 patiënten 65 jaar of ouder en 9 patiënten 75 jaar of ouder. Van de 1.009 patiënten met de ziekte van Crohn die in klinische fase III-studies waren blootgesteld aan guselkumab en die waren opgenomen in de populatiefarmacokinetische analyse, waren in totaal 39 patiënten 65 jaar of ouder en 5 patiënten waren 75 jaar of ouder.
De farmacokinetische populatie-analyses bij patiënten met plaque psoriasis, met arthritis psoriatica, met colitis ulcerosa en met de ziekte van Crohn gaven aan dat de geschatte CL/F bij patiënten ≥ 65 jaar niet duidelijk verschilde van die bij patiënten < 65 jaar, hetgeen erop duidt dat er voor oudere patiënten geen dosisaanpassing nodig is.
Patiënten met nier- of leverinsufficiëntie
Er is geen specifiek onderzoek verricht om het effect van nier- of leverinsufficiëntie op de farmacokinetiek van guselkumab vast te stellen. De eliminatie via de nieren van intact guselkumab, een IgG-mAb, is naar verwachting laag en van gering belang; evenzo heeft leverinsufficiëntie naar verwachting geen invloed op de klaring van guselkumab, aangezien IgG-mAb's hoofdzakelijk via intracellulaire afbraak worden geëlimineerd. Op basis van farmacokinetische populatie-analyses hadden creatinineklaring of leverfunctie geen betekenisvolle invloed op de klaring van guselkumab.
Lichaamsgewicht
De klaring en het verdelingsvolume van guselkumab nemen toe naarmate het lichaamsgewicht toeneemt, maar uit waargenomen klinische studiegegevens blijkt dat dosisaanpassing voor het lichaamsgewicht niet gerechtvaardigd is.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, reproductie- en pre- en postnatale ontwikkelingstoxiciteit.
In onderzoek bij cynomolgusapen naar toxiciteit bij herhaalde dosering langs de intraveneuze en subcutane toedieningsweg werd guselkumab goed verdragen. Een wekelijkse subcutane toediening van 50 mg/kg aan apen resulteerde in een blootstellingswaarde (AUC) die minstens 23 maal de maximale klinische blootstelling was na een dosis van 200 mg intraveneus toegediend. Tijdens de uitvoering van de studies naar toxiciteit bij herhaalde dosering werden er ook geen nadelige effecten op het gebied van immunotoxiciteit of cardiovasculaire veiligheidsfarmacologie geconstateerd, noch in een onderzoek gericht op cardiovasculaire veiligheidsfarmacologie bij cynomolgusapen.
In histopathologisch onderzoek bij dieren werden er na een behandeling van maximaal 24 weken of volgend op de herstelperiode van 12 weken waarin de werkzame stof nog in het serum aanwezig was geen pre-neoplastische veranderingen waargenomen.
Er is met guselkumab geen mutageniteits- of carcinogeniteitsonderzoek verricht.
Guselkumab kon niet worden vastgesteld in de melk van cynomolgusapen bij meting op dag 28 postnataal.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Histidinemonohydrochloridemonohydraat
Polysorbaat 80 (E433)
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C). Niet in de vriezer bewaren.
De voorgevulde pen in de buitenverpakking bewaren ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Tremfya 100 mg OnePress oplossing voor injectie in een voorgevulde pen
1 ml oplossing in een voorgevulde glazen spuit met een broombutylrubberen stop, geassembleerd in een voorgevulde pen met een automatische naaldbeschermer.
Tremfya is verkrijgbaar in een verpakking met één voorgevulde pen en in een multiverpakking met 2 voorgevulde pennen (2 verpakkingen met 1 pen).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
Tremfya 100 mg PushPen oplossing voor injectie in een voorgevulde pen
1 ml oplossing in een voorgevulde glazen spuit met een broombutylrubberen stop, geassembleerd in een voorgevulde pen met een automatische naaldbeschermer.
Tremfya is verkrijgbaar in een verpakking met één voorgevulde pen en in een multiverpakking met 2 voorgevulde pennen (2 verpakkingen met 1 pen).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Nadat men de OnePress voorgevulde pen of de PushPen voorgevulde pen uit de koelkast heeft genomen, moet men de voorgevulde pen in de doos laten zitten en op kamertemperatuur laten komen door 30 minuten te wachten alvorens Tremfya te injecteren. De voorgevulde pennen mogen niet worden geschud.
Het is aan te bevelen om de voorgevulde pennen voorafgaand aan het gebruik visueel te inspecteren. De oplossing moet helder en kleurloos tot lichtgeel zijn en kan enkele kleine witte of doorzichtige deeltjes bevatten. Tremfya dient niet te worden gebruikt als de oplossing troebel of verkleurd is of grote deeltjes bevat.
Bij elke verpakking wordt een brochure ‘Instructies voor gebruik’ meegeleverd. Daarin worden de voorbereidingen voor een injectie en de toediening met de voorgevulde pennen uitvoerig beschreven.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
België
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Tremfya 100 mg OnePress oplossing voor injectie in een voorgevulde pen
EU/1/17/1234/002 1 voorgevulde pen
EU/1/17/1234/003 2 voorgevulde pennen
Tremfya 100 mg PushPen oplossing voor injectie in een voorgevulde pen
EU/1/17/1234/010 1 voorgevulde pen
EU/1/17/1234/011 2 voorgevulde pennen
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 10 november 2017
Datum van laatste verlenging: 15 juli 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Tremfya 200 mg oplossing voor injectie in een voorgevulde spuitTremfya 200 mg oplossing voor injectie in een voorgevulde pen
1. NAAM VAN HET GENEESMIDDEL
Tremfya 200 mg oplossing voor injectie in een voorgevulde spuit
Tremfya 200 mg oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Tremfya 200 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 200 mg guselkumab in 2 ml oplossing.
Tremfya 200 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 200 mg guselkumab in 2 ml oplossing.
Guselkumab is een geheel humaan immunoglobuline-G1-lambda (IgG1λ)-monoklonaal antilichaam (mAb) en wordt met behulp van recombinant-DNA-technologie geproduceerd in ovariumcellen van de Chinese hamster (CHO-cellen).
Hulpstof(fen) met bekend effect
Dit geneesmiddel bevat 1 mg polysorbaat 80 (E433) in elke voorgevulde spuit/voorgevulde pen. Dit komt overeen met 0,5 mg/ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie)
Oplossing voor injectie (injectie) in een voorgevulde pen (PushPen)
De oplossing is helder en kleurloos tot lichtgeel en kan enkele kleine witte of doorzichtige deeltjes bevatten, met een streef-pH van 5,8 en een osmolariteit van ongeveer 367,5 mOsm/l.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Colitis ulcerosa
Tremfya is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve colitis ulcerosa die onvoldoende of niet meer reageren op ofwel conventionele therapie ofwel een biologische behandeling of deze behandelingen niet verdragen.
Ziekte van Crohn
Tremfya is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve ziekte van Crohn die onvoldoende of niet meer reageren op ofwel conventionele therapie ofwel een biologische behandeling of deze behandelingen niet verdragen.
4.2 Dosering en wijze van toediening
Dit geneesmiddel is bedoeld voor gebruik onder begeleiding en supervisie van een arts met ervaring in het diagnosticeren en behandelen van aandoeningen waarvoor het geïndiceerd is. Dosering
Colitis ulcerosa
Een van de volgende twee inductiedoseringsschema’s wordt aanbevolen:
- 200 mg toegediend via intraveneuze infusie in week 0, week 4 en week 8. Raadpleeg de SmPC voor Tremfya 200 mg concentraat voor oplossing voor infusie.
of
400 mg toegediend via subcutane injectie (gegeven als twee opeenvolgende injecties van elk
200 mg) in week 0, week 4 en week 8.
Na voltooiing van het inductiedoseringsschema is de aanbevolen onderhoudsdosis vanaf week 16 100 mg toegediend via subcutane injectie elke 8 weken (q8w). Als alternatief kan voor patiënten die volgens klinisch oordeel onvoldoende therapeutisch voordeel hebben bij de inductiebehandeling een onderhoudsdosis van 200 mg worden overwogen, toegediend via subcutane injectie vanaf week 12 en vervolgens elke 4 weken (q4w) (zie rubriek 5.1). Raadpleeg voor de dosis van 100 mg de SmPC voor Tremfya 100 mg oplossing voor injectie.
Immunomodulatoren en/of corticosteroïden mogen worden voortgezet tijdens de behandeling met guselkumab. Bij patiënten die respons hebben vertoond op behandeling met guselkumab, kunnen corticosteroïden worden verminderd of stopgezet volgens de zorgstandaard.
Er dient overwogen te worden om de behandeling stop te zetten bij patiënten bij wie na 24 weken behandeling geen therapeutisch voordeel is aangetoond.
Ziekte van Crohn
Een van de volgende twee inductiedoseringsschema’s wordt aanbevolen:
- 200 mg toegediend via intraveneuze infusie in week 0, week 4 en week 8. Raadpleeg de SmPC voor Tremfya 200 mg concentraat voor oplossing voor infusie.
of
400 mg toegediend via subcutane injectie (gegeven als twee opeenvolgende injecties van elk
200 mg) in week 0, week 4 en week 8.
Na voltooiing van het inductiedoseringsschema is de aanbevolen onderhoudsdosis vanaf week 16 100 mg toegediend via subcutane injectie elke 8 weken (q8w). Als alternatief kan voor patiënten die volgens klinisch oordeel onvoldoende therapeutisch voordeel hebben bij de inductiebehandeling een onderhoudsdoseringsschema van 200 mg worden overwogen, toegediend via subcutane injectie vanaf week 12 en vervolgens elke 4 weken (q4w) (zie rubriek 5.1). Raadpleeg voor de dosis van 100 mg de SmPC voor Tremfya 100 mg oplossing voor injectie.
Immunomodulatoren en/of corticosteroïden mogen worden voortgezet tijdens de behandeling met guselkumab. Bij patiënten die respons hebben vertoond op behandeling met guselkumab, kunnen corticosteroïden worden verminderd of stopgezet volgens de zorgstandaard.
Er dient overwogen te worden om de behandeling stop te zetten bij patiënten bij wie na 24 weken behandeling geen therapeutisch voordeel is aangetoond.
Gemiste dosis
Als een dosis wordt overgeslagen, moet de dosis zo snel mogelijk worden toegediend. Daarna moet de toediening op het normale geplande tijdstip worden hervat.
Bijzondere populaties
Ouderen
De dosis hoeft niet te worden aangepast (zie rubriek 5.2).
Er is beperkte informatie bij patiënten met een leeftijd van ≥ 65 jaar en zeer beperkte informatie bij patiënten met een leeftijd van ≥ 75 jaar (zie rubriek 5.2).
Nier- of leverinsufficiëntie
Tremfya is niet bij deze patiëntengroepen onderzocht. Over het algemeen wordt niet verwacht dat deze aandoeningen significante invloed zullen hebben op de farmacokinetiek van monoklonale antilichamen, en dosisaanpassingen worden niet noodzakelijk geacht. Zie rubriek 5.2 voor verdere informatie over de eliminatie van guselkumab.
Pediatrische patiënten
De veiligheid en werkzaamheid van Tremfya bij kinderen en adolescenten jonger dan 18 jaar met colitis ulcerosa en de ziekte van Crohn zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Uitsluitend subcutaan gebruik. De injectieplaatsen zijn onder andere de buik, de dij en de achterkant van de bovenarm. Tremfya mag niet worden geïnjecteerd op plaatsen waar de huid gevoelig, gekneusd, rood, hard, dik of schilferig is.
Na een adequate training in de techniek van het subcutaan injecteren mogen patiënten Tremfya injecteren als een arts beslist dat dit aangewezen is. De arts dient echter te zorgen voor een adequate medische opvolging van de patiënten.
Patiënten dienen geïnstrueerd te worden de volledige hoeveelheid oplossing te injecteren, overeenkomstig de in de doos bijgesloten 'Instructies voor gebruik'.
Voor instructies over bereiding van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Ernstige overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Klinisch relevante actieve infecties (bijv. actieve tuberculose, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Guselkumab kan het risico op infectie verhogen. Bij patiënten met een klinisch relevante actieve infectie mag de behandeling niet worden begonnen voordat de infectie is verdwenen of adequaat is behandeld.
Met guselkumab behandelde patiënten dienen te worden geïnstrueerd om medische hulp in te roepen wanneer er klachten of symptomen van een klinisch relevante chronische of acute infectie optreden. Als er zich bij een patiënt een klinisch relevante of ernstige infectie ontwikkelt of als een patiënt niet reageert op de gebruikelijke behandeling, dient de patiënt nauwlettend te worden gevolgd en dient er met behandeling te worden gestopt totdat de infectie is verdwenen.
Controle op tuberculose voorafgaand aan de behandeling
Alvorens een behandeling te beginnen, dient te worden nagegaan of de patiënt tuberculose (tbc) heeft. Patiënten die guselkumab krijgen dienen tijdens en na de behandeling te worden gecontroleerd op klachten en symptomen van actieve tbc. Antituberculosetherapie dient te worden overwogen alvorens behandeling te beginnen bij patiënten met een voorgeschiedenis van latente of actieve tbc bij wie een adequate behandelkuur niet kan worden bevestigd.
Overgevoeligheid
Ernstige overgevoeligheidsreacties, inclusief anafylaxie, zijn gemeld in de post-marketingsituatie (zie rubriek 4.8). Sommige ernstige overgevoeligheidsreacties traden enkele dagen na behandeling met guselkumab op, waaronder gevallen met urticaria en dyspneu. Als er een ernstige overgevoeligheidsreactie optreedt, dient de toediening van guselkumab onmiddellijk te worden stopgezet en de gepaste behandeling te worden gestart.
Verhogingen van levertransaminase
In klinische studies bij arhtritis psoriatica kwamen leverenzymverhogingen vaker voor bij patiënten behandeld met guselkumab q4w vergeleken met patiënten behandeld met guselkumab q8w of met placebo (zie rubriek 4.8).
Bij het voorschrijven van guselkumab q4w bij arthritis psoriatica wordt het monitoren van leverenzymen op baseline en daarna bij de routinematige behandeling van de patiënt aangeraden. Indien er toenames in alanineaminotransferase (ALAT) of aspartaataminotransferase (ASAT) worden waargenomen en door medicatie geïnduceerde leverschade wordt vermoed, dient de behandeling tijdelijk te worden onderbroken totdat deze diagnose is uitgesloten.
Immunisaties
Voordat er met de behandeling wordt begonnen, dient te worden overwogen om alle aangewezen immunisaties conform de huidige immunisatierichtlijnen uit te voeren. Levende vaccins mogen niet gelijktijdig worden gebruikt bij patiënten die met guselkumab worden behandeld. Er zijn geen gegevens beschikbaar over de respons op levende of geïnactiveerde vaccins.
Voor een vaccinatie met levende virussen of levende bacteriën dient de behandeling na de laatste dosis ten minste 12 weken te worden onderbroken en kan deze op zijn vroegst 2 weken na de vaccinatie worden hervat. Artsen dienen de Samenvatting van de productkenmerken voor het specifieke vaccin te raadplegen voor aanvullende informatie en advies over het bijkomend gebruik van immunosuppressiva na de vaccinatie.
Hulpstoffen met bekend effect
Polysorbaat 80-gehalte
Dit geneesmiddel bevat 1 mg polysorbaat 80 (E433) in elke voorgevulde spuit/voorgevulde pen. Dit komt overeen met 0,5 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Interacties met substraten van CYP450
In een fase I-studie bij patiënten met matige tot ernstige plaque psoriasis waren veranderingen in de systemische blootstelling (Cmax en AUCinf) van midazolam, S-warfarine, omeprazol, dextromethorfan en cafeïne na een eenmalige dosis guselkumab niet klinisch relevant, wat erop wijst dat interacties tussen guselkumab en substraten van diverse CYP-enzymen (CYP3A4, CYP2C9, CYP2C19, CYP2D6 en CYP1A2) niet waarschijnlijk zijn. Een dosisaanpassing is niet nodig bij gelijktijdige toediening van guselkumab en CYP450-substraten.
Gelijktijdige immunosuppressieve therapie of lichttherapie
In studies bij psoriasis zijn de veiligheid en werkzaamheid van guselkumab in combinatie met immunosuppressiva - waaronder biologische geneesmiddelen - of lichttherapie niet onderzocht. In studies bij arthritis psoriatica leek gelijktijdig gebruik van methotrexaat (MTX) de veiligheid of werkzaamheid van guselkumab niet te beïnvloeden.
In studies bij colitis ulcerosa en de ziekte van Crohn leek gelijktijdig gebruik van immunomodulatoren (bijv. azathioprine [AZA], 6-mercaptopurine [6-MP]) of corticosteroïden geen invloed te hebben op de veiligheid of werkzaamheid van guselkumab.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 12 weken na de behandeling.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van guselkumab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de zwangerschap, ontwikkeling van het embryo/de foetus, de bevalling of de postnatale ontwikkeling (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Tremfya te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of guselkumab bij de mens in de moedermelk wordt uitgescheiden. Het is bekend dat menselijke IgG’s gedurende de eerste dagen na de geboorte worden uitgescheiden in de moedermelk en snel daarna afnemen tot lage concentraties. Derhalve kan een risico voor de met moedermelk gevoede zuigeling tijdens deze periode niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Tremfya niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Zie rubriek 5.3 voor informatie over de uitscheiding van guselkumab in dierlijke melk (cynomolgusapen).
Vruchtbaarheid
Het effect van guselkumab op de vruchtbaarheid bij de mens is niet geëvalueerd. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tremfya heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerking was infecties van de luchtwegen (ongeveer 8% van de patiënten in studies bij colitis ulcerosa, 11% van de patiënten in studies bij de ziekte van Crohn en 15% van de patiënten in de klinische studies bij psoriasis en bij arthritis psoriatica).
Het algemene veiligheidsprofiel bij patiënten die worden behandeld met Tremfya is vergelijkbaar voor patiënten met psoriasis, arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn. Bijwerkingen in tabelvorm
Tabel 1 toont een lijst van bijwerkingen uit klinische studies bij psoriasis, arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn en bijwerkingen gemeld uit post-marketingervaring. De bijwerkingen zijn ingedeeld volgens de MedDRA systeem/orgaanklassen en frequenties, met de volgende definities: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn de bijwerkingen gerangschikt in volgorde van afnemende ernst.
Tabel 1: Lijst van bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak Soms Soms Soms | Luchtweginfecties Herpes simplex infecties Tinea-infecties Gastro-enteritis |
| Immuunsysteemaandoeningen | Zelden Zelden | Overgevoeligheid Anafylaxie |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn |
| Maagdarmstelselaandoeningen | Vaak | Diarree |
| Huid- en onderhuidaandoeningen | Vaak Soms | Rash Urticaria |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak | Artralgie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Injectieplaatsreacties |
| Onderzoeken | Vaak Soms | Transaminasen verhoogd Neutrofielentelling verlaagd |
Beschrijving van geselecteerde bijwerkingen
Transaminasen verhoogd
In twee klinische fase III-studies bij arthritis psoriatica werd in de placebogecontroleerde periode de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd, leverfunctietest abnormaal, hypertransaminasemie) vaker gemeld in de met guselkumab behandelde groepen (8,6% in de 100 mg subcutane q4w-groep en 8,3% in de 100 mg subcutane q8w-groep) dan in de placebogroep (4,6%). In de loop van 1 jaar werd de bijwerking transaminasen verhoogd (zoals hierboven) gemeld bij 12,9% van de patiënten in de q4w-groep en bij 11,7% van de patiënten in de q8w-groep.
Op basis van laboratoriummetingen waren de meeste transaminaseverhogingen (ALAT en ASAT) ≤ 3 x de bovengrens van normaal (upper limit of normal; ULN). Transaminaseverhogingen van > 3 tot ≤ 5 x ULN en > 5 x ULN kwamen weinig voor en traden in de guselkumab-q4w-groep vaker op dan in de guselkumab-q8w-groep (tabel 2). Een vergelijkbaar frequentiepatroon naar ernst en naar behandelgroep werd waargenomen tot en met het eind van de 2 jaar durende klinische fase III-studie bij arthritis psoriatica.
Tabel 2: Frequentie van patiënten met post-baseline transaminaseverhogingen in twee klinische fase III‑studies bij arthritis psoriatica
| T/m week 24a | T/m 1 jaarb | ||||
| Placebo N=370c | guselkumab 100 mg q8w N=373c | guselkumab 100 mg q4w N=371c | guselkumab 100 mg q8w N=373c | guselkumab 100 mg q4w N=371c | |
| ALAT | |||||
| >1 tot ≤3 x ULN | 30,0% | 28,2% | 35,0% | 33,5% | 41,2% |
| >3 tot ≤ 5 x ULN | 1,4% | 1,1% | 2,7% | 1,6% | 4,6% |
| >5 x ULN | 0,8% | 0,8% | 1,1% | 1,1% | 1,1% |
| ASAT | |||||
| >1 tot ≤3 x ULN | 20,0% | 18,8% | 21,6% | 22,8% | 27,8% |
| >3 tot ≤ 5 x ULN | 0,5% | 1,6% | 1,6% | 2,9% | 3,8% |
| >5 x ULN | 1,1% | 0,5% | 1,6% | 0,5% | 1,6% |
a placebogecontroleerde periode.
b patiënten naar placebo gerandomiseerd op baseline en via crossover overgezet op guselkumab zijn niet inbegrepen. c aantal patiënten met ten minste één beoordeling na baseline voor de specifieke laboratoriumtest binnen de periode.
De frequentie van transaminaseverhogingen (ALAT en ASAT) voor de guselkumab‑q8w-dosis was in de klinische studies bij psoriasis, gedurende 1 jaar, gelijk aan wat werd waargenomen voor de guselkumab-q8w-dosis in klinische studies bij arthritis psoriatica. Gedurende 5 jaar nam de incidentie van transaminaseverhoging per jaar behandeling met guselkumab niet toe. De meeste transaminaseverhogingen waren ≤ 3 x ULN.
In de meeste gevallen was de verhoging in transaminasen voorbijgaand en leidde deze niet tot het stoppen met de behandeling.
In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werd in de placebogecontroleerde inductieperiode (week 0-12) de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd en leverfunctietest verhoogd) vaker gemeld in de met guselkumab behandelde groepen (1,7% van de patiënten) dan in de placebogroep (0,6% van de patiënten). In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werd in de rapportageperiode van ongeveer een jaar de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd, leverfunctietest abnormaal en leverfunctietest verhoogd) gemeld bij 3,4% van de patiënten in de groep behandeld met guselkumab 200 mg subcutaan q4w en bij 4,1% van de patiënten in de groep behandeld met guselkumab 100 mg subcutaan q8w, tegenover 2,4% in de placebogroep.
Op basis van laboratoriummetingen in samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn was de frequentie van ALAT- of ASAT-verhogingen lager dan die waargenomen in klinische fase III-studies bij arthritis psoriatica. In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werden in de placebogecontroleerde periode (week 12) ALAT-verhoging (< 1% van de patiënten) en ASAT-verhoging (< 1% van de patiënten) ≥ 3 x ULN gemeld bij patiënten behandeld met guselkumab. In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werden in de rapportageperiode van ongeveer een jaar ALAT-verhoging en/of ASAT-verhoging ≥ 3 x ULN gemeld bij 2,7% van de patiënten in de groep behandeld met guselkumab 200 mg subcutaan q4w en bij 2,6% van de patiënten in de groep behandeld met guselkumab 100 mg subcutaan q8w, tegenover 1,9% in de placebogroep. In de meeste gevallen was de verhoging in transaminasen voorbijgaand en leidde deze niet tot het stoppen met de behandeling.
Neutrofielentelling verlaagd
In twee klinische fase III-studies bij arthritis psoriatica werd in de placebogecontroleerde periode de bijwerking verlaagde neutrofielentelling vaker gemeld in de met guselkumab behandelde groepen (0,9%) dan in de placebogroep (0%). In de loop van 1 jaar werd de bijwerking verlaagde neutrofielentelling gemeld bij 0,9% van de met guselkumab behandelde patiënten. In de meeste gevallen was de afname van de neutrofielentelling in het bloed licht, voorbijgaand, niet geassocieerd met infectie en leidde deze niet tot het stoppen met de behandeling.
Gastro-enteritis
In twee klinische fase III-studies bij psoriasis trad tijdens de placebogecontroleerde periode vaker gastro-enteritis op in de groep die werd behandeld met guselkumab (1,1%) dan in de placebogroep (0,7%). Tot en met week 264 meldde 5,8% van alle met guselkumab behandelde patiënten gastro-enteritis. De bijwerkingen van gastro-enteritis waren niet ernstig en leidden t/m week 264 niet tot stopzetting van guselkumab. De frequenties van gastro-enteritis waargenomen in klinische studies bij arthritis psoriatica in de placebogecontroleerde periode waren gelijk aan die waargenomen in de klinische studies bij psoriasis.
Injectieplaatsreacties
In twee klinische fase III-studies bij psoriasis kwamen t/m week 48 bij 0,7% van de injecties met guselkumab en bij 0,3% van de injecties met placebo injectieplaatsreacties voor. Tot en met week 264 ging 0,4% van de guselkumab-injecties gepaard met injectieplaatsreacties. Injectieplaatsreacties waren in het algemeen licht tot matig in ernst; geen van deze bijwerkingen was ernstig en één van deze bijwerkingen leidde tot stopzetting van guselkumab.
In twee klinische fase III-studies bij arthritis psoriatica was t/m week 24 het aantal patiënten dat 1 of meer injectieplaatsreacties meldde laag en iets hoger in de guselkumab-groepen dan in de placebogroep; 5 (1,3%) patiënten in de guselkumab-q8w-groep, 4 (1,1%) patiënten in de guselkumab-q4w-groep en 1 (0,3%) patiënt in de placebogroep. Eén patiënt stopte met guselkumab vanwege een injectieplaatsreactie tijdens de placebogecontroleerde periode van de klinische studies bij arthritis psoriatica. In de loop van 1 jaar was het percentage patiënten dat melding maakte van 1 of meer injectieplaatsreacties 1,6% in de q8w-guselkumab-groep en 2,4% in de q4w-guselkumab-groep. Over het geheel genomen was het percentage injecties geassocieerd met injectieplaatsreacties waargenomen in klinische studies bij arthritis psoriatica, in de hele placebogecontroleerde periode gelijk aan de percentages waargenomen in de klinische studies bij psoriasis.
In de klinische fase III‑onderhoudsstudie bij colitis ulcerosa was t/m week 44 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 7,9% (2,5% van de injecties) in de guselkumab 200 mg subcutane q4w-groep (guselkumab 200 mg werd toegediend als twee injecties van 100 mg in de klinische fase III-onderhoudsstudie bij colitis ulcerosa) en geen injectieplaatsreacties in de guselkumab 100 mg subcutane q8w-groep. De meeste injectieplaatsreacties waren licht en geen enkele was ernstig.
In klinische fase II- en III-studies bij de ziekte van Crohn was t/m week 48 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 4,1% (0,8% van de injecties) in de behandelgroep die guselkumab 200 mg intraveneuze inductie gevolgd door 200 mg subcutaan q4w kreeg en 1,4% van de patiënten (0,6% van de injecties) in de groep die guselkumab 200 mg intraveneuze inductie gevolgd door 100 mg subcutaan q8w kreeg. Over het geheel waren de injectieplaatsreacties licht, geen enkele was ernstig.
In een klinische fase III-studie bij de ziekte van Crohn was t/m week 48 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 7% (1,3% van de injecties) in de behandelgroep die guselkumab 400 mg subcutane inductie gevolgd door 200 mg subcutaan q4w kreeg en 4,3% van de patiënten (0,7% van de injecties) in de groep die guselkumab 400 mg subcutane inductie gevolgd door 100 mg subcutaan q8w kreeg. De meeste injectieplaatsreacties waren licht, geen enkele was ernstig.
Immunogeniciteit
De immunogeniciteit van guselkumab werd geëvalueerd met behulp van een gevoelige, voor het geneesmiddel tolerante immunoassay.
In samengevoegde analyses van fase II‑ en fase III‑studies bij patiënten met psoriasis en arthritis psoriatica ontwikkelden zich in een periode van maximaal 52 weken behandeling bij 5% (n=145) van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 8% (n=12) antilichamen die als neutraliserend werden geclassificeerd, wat gelijkstaat aan 0,4% van alle patiënten die met guselkumab werden behandeld. In samengevoegde analyses van fase III‑studies bij patiënten met psoriasis ontwikkelde ongeveer 15% van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel in een periode van maximaal 264 weken behandeling. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 5% antilichamen die als neutraliserend werden geclassificeerd. Dit staat gelijk aan 0,76% van alle patiënten die met guselkumab werden behandeld. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties.
In samengevoegde analyses van fase II- en fase III-studies bij patiënten met colitis ulcerosa die werden behandeld met intraveneuze inductie gevolgd door subcutane onderhoudsbehandeling, ontwikkelde ongeveer 12% (n=58) van de patiënten die tot 56 weken met guselkumab behandeld werden antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 16% (n=9) antilichamen die als neutraliserend werden geclassificeerd, wat gelijkstaat aan 2% van alle patiënten die met guselkumab werden behandeld. In een fase III-analyse bij patiënten met colitis ulcerosa die werden behandeld met subcutane inductie gevolgd door subcutane onderhoudsbehandeling, ontwikkelde tot week 24 ongeveer 9% (n=24) van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had 13% (n=3) antilichamen die als neutraliserend werden geclassificeerd, wat gelijkstaat aan 1% van de met guselkumab behandelde patiënten. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties.
In samengevoegde analyses van fase II- en fase III-studies bij patiënten met de ziekte van Crohn die werden behandeld met intraveneuze inductie gevolgd door een subcutaan onderhoudsdoseringsschema ontwikkelden zich tot week 48 bij ongeveer 5% (n=30) van de patiënten behandeld met guselkumab antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 7% (n=2) antilichamen die als neutraliserende antilichamen werden geclassificeerd, wat gelijkstaat aan 0,3% van de met guselkumab behandelde patiënten. In een analyse van een fase III-studie bij patiënten met de ziekte van Crohn die waren behandeld met subcutane inductie gevolgd door een subcutaan onderhoudsdoseringsschema, ontwikkelde tot week 48 ongeveer 9% (n=24) van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel. Van die patiënten had 13% (n=3) antilichamen die als neutraliserende antilichamen werden geclassificeerd. Dit staat gelijk aan 1% van de met guselkumab behandelde patiënten. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische studies zijn zowel intraveneuze doses guselkumab van maximaal 1.200 mg als subcutane doses van maximaal 400 mg bij één enkel toedieningsbezoek toegediend, zonder dosisbeperkende toxiciteit. In geval van een overdosis moet de patiënt op klachten en symptomen van bijwerkingen worden gecontroleerd en moet er onmiddellijk een geëigende symptomatische behandeling worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, interleukineremmers, ATC-code: L04AC16.
Werkingsmechanisme
Guselkumab is een humaan IgG1λ-monoklonaal antilichaam (mAb) dat zich selectief met hoge specificiteit en affiniteit bindt aan het interleukine 23 (IL‑23)‑eiwit via de antigeenbindingsplaats. IL‑23 is een cytokine die betrokken is bij ontstekingsreacties en immuunresponsen. Door de binding van IL‑23 aan zijn receptor te blokkeren, remt guselkumab de IL‑23‑afhankelijke celsignalering en de afgifte van ontstekingsbevorderende cytokinen.
De concentratie van IL‑23 is verhoogd in de huid van patiënten met plaque psoriasis. Bij patiënten met colitis ulcerosa of de ziekte van Crohn is de concentratie van IL‑23 in het weefsel van de dikke darm verhoogd. In in-vitromodellen is aangetoond dat guselkumab de biologische activiteit van IL‑23 remt door de interactie van IL‑23 met de IL‑23‑receptor op het celoppervlak te blokkeren, waardoor de via IL‑23 gemedieerde signaaltransductie, activering en cytokinecascades worden verstoord. Guselkumab oefent zijn klinische effecten bij plaque psoriasis, arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn uit door blokkering van de cytokine IL-23‑route.
Myeloïde cellen die Fc-gamma receptor 1 (CD64) tot expressie brengen, blijken een overheersende bron van IL‑23 te zijn in ontstoken weefsel bij psoriasis, colitis ulcerosa en de ziekte van Crohn. Guselkumab heeft in vitro blokkering van IL-23 en binding aan CD64 aangetoond. Deze resultaten geven aan dat guselkumab in staat is IL‑23 te neutraliseren aan de cellulaire bron van ontsteking.
Farmacodynamische effecten
In een fase I-studie resulteerde behandeling met guselkumab in week 12, ten opzichte van baseline, in een verminderde expressie van genen betrokken bij de IL-23/Th17-route en van bij psoriasis voorkomende genexpressieprofielen. Dit bleek uit analyse van mRNA van huidlaesiebiopten van patiënten met plaque psoriasis. In dezelfde fase I-studie resulteerde behandeling met guselkumab in week 12 in verbetering van histologische parameters van psoriasis, waaronder afname van de dikte van de epidermis en van de T-celdichtheid. Bovendien werden in fase II- en fase III-studies bij plaque psoriasis bij patiënten die met guselkumab werden behandeld lagere serumconcentraties van IL-17A, IL-17F en IL-22 waargenomen dan bij patiënten behandeld met placebo. Deze resultaten komen overeen met het klinisch voordeel dat bij de behandeling van plaque psoriasis met guselkumab werd waargenomen.
In fase III-studies waren bij patiënten met arthritis psoriatica de serumconcentraties van acutefase-eiwitten C-reactief proteïne, serum-amyloïd A en IL-6, en Th17-effectorcytokines IL-17A, IL-17F en IL-22 op baseline verhoogd. Guselkumab verlaagde de concentraties van deze eiwitten binnen 4 weken na het begin van de behandeling. Guselkumab verlaagde de concentraties van deze eiwitten in week 24 verder in vergelijking met baseline en ook in vergelijking met placebo.
Bij patiënten met colitis ulcerosa of de ziekte van Crohn leidde de behandeling met guselkumab tot verlagingen van ontstekingsmarkers, waaronder C‑reactief proteïne (CRP) en fecaal calprotectine tot en met inductieweek 12, die aanhielden gedurende een jaar onderhoudsbehandeling. De serumeiwitconcentraties van IL‑17A, IL‑22 en IFNγ daalden al vanaf week 4 en bleven dalen tot en met inductieweek 12. Guselkumab verlaagde ook de RNA‑concentraties van IL‑17A, IL‑22 en IFNγ in colonslijmvliesbiopten op week 12.
Klinische werkzaamheid en veiligheid
Colitis ulcerosa
De werkzaamheid en veiligheid van guselkumab werden geëvalueerd in drie multicentrische, gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studies (QUASAR intraveneuze inductiestudie, QUASAR onderhoudsstudie en ASTRO subcutane inductiestudie) bij volwassen patiënten met matig tot ernstig actieve colitis ulcerosa die onvoldoende respons, verlies van respons of intolerantie hadden voor corticosteroïden, conventionele immunomodulatoren (AZA, 6-MP), biologische therapie (TNF-blokkers, vedolizumab), een Janus kinase (JAK)-remmer en/of (alleen van toepassing op ASTRO) sfingosine-1-fosfaat (S1P)-receptormodulatoren Daarnaast werden de werkzaamheid en veiligheid van guselkumab geëvalueerd in een gerandomiseerde, dubbelblinde, placebogecontroleerde, dosisbepalende fase IIb-inductiestudie (QUASAR dosisbepalende inductiestudie) waaraan een vergelijkbare populatie patiënten met colitis ulcerosa deelnam als aan de fase III-inductiestudie.
Ziekteactiviteit werd beoordeeld met de gemodificeerde Mayo-score (mMS), een 3-componenten Mayo-score (0-9) die bestaat uit de som van de volgende subscores (0 tot 3 voor elke subscore): stoelgangsfrequentie (SFS), rectale bloeding (RBS) en bevindingen op centraal beoordeelde endoscopie (ES). Matig tot ernstig actieve colitis ulcerosa werd gedefinieerd als een mMS tussen 5 en 9, een RBS ≥ 1 en een ES van 2 (gedefinieerd door duidelijk erytheem, afwezig vaatpatroon, broosheid en/of erosies) of een ES van 3 (gedefinieerd door spontane bloeding en ulceratie).
Inductiestudie: QUASAR IS
In de inductiestudie QUASAR IS werden patiënten in een 3:2 verhouding gerandomiseerd om ofwel guselkumab 200 mg ofwel placebo te ontvangen via intraveneuze infusie op week 0, week 4 en week 8. In totaal werden 701 patiënten geëvalueerd. Bij baseline was de mediane mMS 7, met 35,5% van de patiënten met een baseline mMS van 5 tot 6 en 64,5% met een mMS van 7 tot 9, en 67,9% van de patiënten met een baseline ES van 3. De mediane leeftijd was 39 jaar (variërend van 18 tot 79 jaar); 43,1% was vrouw; en 72,5% identificeerde zich als blank, 21,4% als Aziatisch en 1% als zwart.
De deelnemende patiënten mochten stabiele doses orale aminosalicylaten, MTX, 6-MP, AZA en/of orale corticosteroïden gebruiken. Bij baseline kreeg 72,5% van de patiënten aminosalicylaten, 20,8% van de patiënten immunomodulatoren (MTX, 6-MP of AZA) en 43,1% van de patiënten corticosteroïden. Gelijktijdige biologische therapieën of JAK-remmers waren niet toegestaan.
In totaal had 49,1% van de patiënten eerder geen respons op ten minste één biologische therapie en/of JAK-remmer. Van deze patiënten had 87,5%, 54,1% en 18% eerder geen respons op respectievelijk een TNF-blokker, vedolizumab of een JAK-remmer, en had 47,4% geen respons op behandeling met 2 of meer van deze therapieën. In totaal had 48,4% van de patiënten nog nooit biologische geneesmiddelen en JAK-remmers gekregen en had 2,6% eerder een biologisch geneesmiddel of JAK-remmer gekregen maar had daar wel respons op.
Het primaire eindpunt was klinische remissie zoals gedefinieerd door de mMS op week 12. Secundaire eindpunten op week 12 waren symptomatische remissie, endoscopische genezing, klinische respons, histologische endoscopische mucosale genezing, vermoeidheidsrespons en IBDQ-remissie (tabel 3).
Een significant groter aantal patiënten was in klinische remissie op week 12 in de met guselkumab behandelde groep in vergelijking met de placebogroep.
Tabel 3: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten op week 12 in
QUASAR IS
| Eindpunt | Placebo % | Guselkumab 200 mg intraveneuze inductiea % | Behandelverschil (95%-BI) |
| Klinische remissieb | |||
| Totale populatie | 8% (N=280) | 23% (N=421) | 15% (10%, 20%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 12% (N=137) | 32% (N=202) | 20% (12%, 28%) |
| Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 4% (N=136) | 13% (N=208) | 9% (3%, 14%) |
| Symptomatische remissief | |||
| Totale populatie | 21% (N=280) | 50% (N=421) | 29% (23%, 36%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 26% (N=137) | 60% (N=202) | 34% (24%, 44%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 14% (N=136) | 38% (N=208) | 24% (16%, 33%) |
| Endoscopische genezingg | |||
| Totale populatie | 11% (N=280) | 27% (N=421) | 16% (10%, 21%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 17% (N=137) | 38% (N=202) | 21% (12%, 30%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 5% (N=136) | 15% (N=208) | 10% (4%, 16%) |
| Klinische responsh | |||
| Totale populatie | 28% (N=280) | 62% (N=421) | 34% (27%, 41%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 35% (N=137) | 71% (N=202) | 36% (26%, 46%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 20% (N=136) | 51% (N=208) | 32% (22%, 41%) |
| Histologische endoscopische mucosale genezingi | |||
| Totale populatie | 8% (N=280) | 24% (N=421) | 16% (11%, 21%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 11% (N=137) | 33% (N=202) | 22% (13%, 30%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 4% (N=136) | 13% (N=208) | 9% (3%, 15%) |
| Vermoeidheidsresponsj | |||
| Totale populatie | 21% (N=280) | 41% (N=421) | 20% (13%, 26%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 29% (N=137) | 42% (N=202) | 12% (2%, 23%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 13% (N=136) | 38% (N=208) | 25% (17%, 34%) |
| IBDQ-remissiek | |||
| Totale populatie | 30% (N=280) | 51% (N=421) | 22% (15%, 29%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 34% (N=137) | 62% (N=202) | 28% (18%, 38%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 24% (N=136) | 39% (N=208) | 15% (5%, 25%) |
a Guselkumab 200 mg als een intraveneuze inductie op week 0, week 4 en week 8.
b Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
c p < 0,001, aangepast behandelverschil (95%-BI) op basis van Cochran-Mantel-Haenszel-methode (aangepast voor stratificatiefactoren: faalstatus van biologisch geneesmiddel en/of JAK-remmer en gelijktijdig gebruik van corticosteroïden bij baseline).
d Nog eens extra 7 patiënten in de placebogroep en 11 patiënten in de guselkumabgroep werden eerder blootgesteld aan een biologisch geneesmiddel of JAK-remmer, maar faalden niet.
e Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) en/of een
Janus-kinase (JAK)-remmer voor colitis ulcerosa.
f Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en een subscore voor rectale bloeding van 0.
g Een subscore voor endoscopie van 0 of 1 zonder broosheid.
h Daling ten opzichte van de inductiebaseline van de gemodificeerde Mayo-score met ≥ 30% en ≥ 2 punten, met ofwel een daling van
≥ 1 punt ten opzichte van de baseline in de subscore voor rectale bloeding of een subscore voor rectale bloeding van 0 of 1. i Een combinatie van histologische genezing [neutrofieleninfiltratie in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel volgens het Geboes-scoresysteem] en endoscopische genezing zoals hierboven gedefinieerd. j Vermoeidheid werd beoordeeld met de PROMIS-Fatigue Short Form 7a. Vermoeidheidsrespons werd gedefinieerd als een verbetering ≥ 7 punten ten opzichte van baseline, wat als klinisch betekenisvol wordt beschouwd.
k Totale score van de vragenlijst voor inflammatoire darmziekten (Inflammatory Bowel Disease Questionnaire) ≥ 170.
In de QUASAR IS en QUASAR dosisbepalende inductiestudie werden ook 48 patiënten geïncludeerd met een baseline mMS van 4, inclusief een ES van 2 of 3 en een RBS ≥ 1. Bij patiënten met een baseline mMS van 4 was de werkzaamheid van guselkumab ten opzichte van placebo, gemeten aan de hand van klinische remissie, klinische respons en endoscopische genezing op week 12, consistent met de totale populatie met matig tot ernstig actieve colitis ulcerosa.
Subscores voor rectale bloeding en stoelgangsfrequentie
Bij patiënten die werden behandeld met guselkumab werd al in week 2 een daling van de subscores voor rectale bloeding en stoelgangsfrequentie waargenomen en deze bleven dalen tot en met week 12.
Onderhoudsstudie: QUASAR MS
In de QUASAR MS werden 568 patiënten geëvalueerd die op 12 weken klinische respons hadden na intraveneuze toediening van guselkumab in ofwel QUASAR IS of in de QUASAR dosisbepalende inductiestudie. In de QUASAR MS werden deze patiënten gerandomiseerd om een subcutaan onderhoudsschema te ontvangen van ofwel guselkumab 100 mg elke 8 weken, guselkumab 200 mg elke 4 weken of placebo gedurende 44 weken.
Het primaire eindpunt was klinische remissie zoals gedefinieerd door mMS op week 44. Secundaire eindpunten op week 44 waren onder andere symptomatische remissie, endoscopische genezing, corticosteroïdvrije klinische remissie, histologische endoscopische mucosale genezing, vermoeidheidsrespons en IBDQ-remissie (tabel 4).
Een significant groter aantal patiënten was in klinische remissie op week 44 in beide met guselkumab behandelde groepen in vergelijking met de placebogroep.
Tabel 4: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten op week 44 in
QUASAR MS
| Eindpunt | Placebo % | Guselkumab 100 mg q8w subcutane injectiea % | Guselkumab 200 mg q4w subcutane injectieb % | Behandelverschil (95%-BI) | |
Guselkumab 100 mg | Guselkumab 200 mg | ||||
| Klinische remissiec | |||||
| Totale populatied | 19% (N=190) | 45% (N=188) | 50% (N=190) | 25% (16%, 34%)e | 30% (21%, 38%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 26% (N=108) | 50% (N=105) | 58% (N=96) | 24% (12%, 36%) | 29% (17%, 41%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 40% (N=77) | 40% (N=88) | 30% (19%, 42%) | 32% (21%, 44%) |
| Symptomatische remissieh | |||||
| Totale populatied | 37% (N=190) | 70% (N=188) | 69% (N=190) | 32% (23%, 41%)e | 31% (21%, 40%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 46% (N=108) | 74% (N=105) | 76% (N=96) | 28% (15%, 40%) | 28% (15%, 41%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 24% (N=75) | 65% (N=77) | 60% (N=88) | 39% (26%, 52%) | 37% (23%, 50%) |
| Corticosteroïdvrije klinische remissiei | |||||
| Totale populatied | 18% (N=190) | 45% (N=188) | 49% (N=190) | 26% (17%, 34%)e | 29% (20%, 38%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 26% (N=108) | 50% (N=105) | 56% (N=96) | 24% (12%, 36%) | 27% (14%, 39%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 7% (N=75) | 40% (N=77) | 40% (N=88) | 32% (21%, 43%) | 34% (23%, 45%) |
| Endoscopische genezingj | |||||
| Totale populatied | 19% (N=190) | 49% (N=188) | 52% (N=190) | 30% (21%, 38%)e | 31% (22%, 40%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 26% (N=108) | 53% (N=105) | 59% (N=96) | 27% (15%, 40%) | 30% (18%, 42%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 45% (N=77) | 42% (N=88) | 36% (24%, 48%) | 35% (23%, 46%) |
| Histologische endoscopische mucosale genezingk | |||||
| Totale populatied | 17% (N=190) | 44% (N=188) | 48% (N=190) | 26% (17%, 34%)e | 30% (21%, 38%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 23% (N=108) | 50% (N=105) | 56% (N=96) | 26% (14%, 38%) | 30% (17%, 42%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 38% (N=77) | 39% (N=88) | 28% (16%, 39%) | 31% (20%, 43%) |
| Klinische responsl | |||||
| Totale populatied | 43% (N=190) | 78% (N=188) | 75% (N=190) | 34% (25%, 43%)e | 31% (21%, 40%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 54% (N=108) | 83% (N=105) | 81% (N=96) | 29% (17%, 41%) | 26% (14%, 39%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 28% (N=75) | 70% (N=77) | 67% (N=88) | 41% (27%, 54%) | 39% (26%, 53%) |
| Behoud van klinische remissie op week 44 bij patiënten die 12 weken na inductie klinische remissie bereikten | |||||
| Totale populatieq | 34% (N=59) | 61% (N=66) | 72% (N=69) | 26% (9%, 43%)m | 38% (23%, 54%)e |
Biologisch geneesmiddel- en JAK-remmer-naïefr | 34% (N=41) | 65% (N=43) | 79% (N=48) | 31% (9%, 51%) | 45% (25%, 62%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 27% (N=15) | 60% (N=20) | 56% (N=18) | 33% (-1%, 62%) | 29% (-6%, 59%) |
| Endoscopische normalisatien | |||||
| Totale populatied | 15% (N=190) | 35% (N=188) | 34% (N=190) | 18% (10%, 27%)e | 17% (9%, 25%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 20% (N=108) | 38% (N=105) | 42% (N=96) | 17% (6%, 29%) | 17% (6%, 29%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 31% (N=77) | 24% (N=88) | 21% (10%, 33%) | 16% (6%, 26%) |
| Vermoeidheidsresponso | |||||
| Totale populatied | 29% (N=190) | 51% (N=188) | 43% (N=190) | 20% (11%, 29%)e | 13% (3%, 22%)m |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 36% (N=108) | 51% (N=105) | 53% (N=96) | 15% (2%, 28%) | 16% (3%, 29%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 19% (N=75) | 47% (N=77) | 32% (N=88) | 27% (13%, 40%) | 13% (1%, 26%) |
| IBDQ-remissiep | |||||
| Totale populatied | 37% (N=190) | 64% (N=188) | 64% (N=190) | 26% (17%, 36%)e | 26% (16%, 35%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 49% (N=108) | 68% (N=105) | 74% (N=96) | 19% (6%, 32%) | 24% (11%, 37%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 19% (N=75) | 58% (N=77) | 53% (N=88) | 38% (26%, 50%) | 35% (23%, 48%) |
a Guselkumab 100 mg als een subcutane injectie elke 8 weken na het inductieschema.
b Guselkumab 200 mg als subcutane injectie elke 4 weken na het inductieschema.
c Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
d Patiënten die 12 weken na de intraveneuze toediening van guselkumab klinische respons vertoonden in de QUASAR inductiestudie of de QUASAR dosisbepalende inductiestudie.
e p < 0,001, aangepast behandelverschil (95%-BI) op basis van Cochran-Mantel-Haenszel-methode, aangepast voor stratificatiefactoren van de randomisatie.
f Nog eens extra 7 patiënten in de placebogroep, 6 patiënten in de guselkumab 100 mg groep en 6 patiënten in de guselkumab
200 mg groep werden eerder blootgesteld aan een biologisch geneesmiddel of JAK-remmer, maar faalden niet. g Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) en/of een
Janus-kinase [JAK]-remmer voor colitis ulcerosa.
h Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en een subscore voor rectale bloeding van 0.
i Geen behandeling met corticosteroïden nodig hebben gedurende ten minste 8 weken voorafgaand aan week 44 en ook voldoen aan de criteria voor klinische remissie op week 44.
j Een subscore voor endoscopie van 0 of 1 zonder broosheid.
k Een combinatie van histologische genezing [neutrofieleninfiltratie in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel volgens het Geboes-scoresysteem] en endoscopische genezing zoals hierboven gedefinieerd. l Daling ten opzichte van de inductiebaseline van de gemodificeerde Mayo-score met ≥ 30% en ≥ 2 punten, met ofwel een daling van
≥ 1 punt ten opzichte van de baseline in de subscore voor rectale bloeding of een subscore voor rectale bloeding van 0 of 1. m p < 0,01, aangepast behandelverschil (95%-BI) op basis van Cochran-Mantel-Haenszel-methode, aangepast voor stratificatiefactoren van de randomisatie.
n Een subscore voor endoscopie van 0.
o Vermoeidheid werd beoordeeld met de PROMIS-Fatigue Short Form 7a. Vermoeidheidsrespons werd gedefinieerd als een verbetering ≥ 7 punten ten opzichte van de inductiebaseline, wat als klinisch betekenisvol wordt beschouwd. p Totale score van de vragenlijst voor inflammatoire darmziekten (Inflammatory Bowel Disease Questionnaire) ≥ 170. q Patiënten die 12 weken na de intraveneuze toediening van guselkumab klinische remissie vertoonden in ofwel de QUASAR inductiestudie of de QUASAR dosisbepalende inductiestudie.
r Nog eens extra 3 patiënten in de placebogroep, 3 patiënten in de guselkumab 100 mg groep en 3 patiënten in de guselkumab
200 mg groep werden eerder blootgesteld aan een biologisch geneesmiddel of JAK-remmer, maar faalden niet.
In QUASAR IS en QUASAR MS werden de werkzaamheid en veiligheid van guselkumab consistent aangetoond, ongeacht leeftijd, geslacht, ras, lichaamsgewicht en eerdere behandeling met een biologische therapie of JAK-remmer.
In QUASAR MS hadden patiënten met een hoge ontstekingslast na voltooiing van de inductiedosering extra baat bij guselkumab 200 mg subcutaan q4w in vergelijking met de dosering 100 mg subcutaan q8w. Klinisch betekenisvolle numerieke verschillen van > 15% werden waargenomen tussen de twee guselkumab doseringsgroepen onder patiënten met een CRP-concentratie van > 3 mg/l na voltooiing van de inductiedosering voor de volgende eindpunten op week 44: klinische remissie (48% 200 mg q4w vs. 30% 100 mg q8w), behoud van klinische remissie (88% 200 mg q4w vs. 50% 100 mg q8w), corticosteroïdvrije klinische remissie (46% 200 mg q4w vs. 30% 100 mg q8w), endoscopische genezing (52% 200 mg q4w vs. 35% 100 mg q8w), en histologische-endoscopische mucosale genezing (46% 200 mg q4w vs. 29% 100 mg q8w).
In QUASAR MS werden 31 patiënten ingeschreven met een inductiebaseline mMS van 4, inclusief een ES van 2 of 3 en een RBS ≥ 1 die een klinische respons bereikten 12 weken na de intraveneuze toediening van guselkumab in QUASAR IS of QUASAR dosisbepalende inductiestudie. Bij deze patiënten was de werkzaamheid van guselkumab ten opzichte van placebo, gemeten aan de hand van klinische remissie, klinische respons en endoscopische genezing op week 44, consistent met de totale populatie.
Symptomatische remissie na verloop van tijd
In QUASAR MS werd symptomatische remissie gedefinieerd als een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en hield een subscore voor rectale bloeding van 0 aan tot en met week 44 in beide guselkumab- behandelgroepen, terwijl een afname werd waargenomen in de placebogroep (figuur 1):
Figuur 1: Aantal patiënten in symptomatische remissie t/m week 44 in QUASAR MS
Week 24-responders op verlengde behandeling met guselkumab
Met guselkumab behandelde patiënten die geen klinische respons vertoonden op week 12 van de inductie, ontvingen guselkumab 200 mg subcutaan op week 12, 16 en 20. In QUASAR IS bereikten 66/120 (55%) met guselkumab behandelde patiënten die geen klinische respons vertoonden op week 12 van de inductie, een klinische respons op week 24. Week 24-responders op guselkumab gingen door naar QUASAR MS en ontvingen elke 4 weken guselkumab 200 mg subcutaan. Op week 44 van QUASAR MS behielden 83/123 (67%) van deze patiënten klinische respons en 37/123 (30%) bereikten klinische remissie.
Hervatting van werkzaamheid na verlies van respons op guselkumab
Negentien patiënten die guselkumab 100 mg subcutaan q8w kregen en een eerste verlies van respons (10%) tussen week 8 en 32 van QUASAR MS ondervonden, ontvingen een geblindeerde guselkumab dosering met 200 mg guselkumab subcutaan q4w en 11 van deze patiënten (58%) bereikten symptomatische respons en 5 patiënten (26%) bereikten symptomatische remissie na 12 weken.
Histologische en endoscopische beoordeling
Histologische remissie werd gedefinieerd als een histologische score van Geboes ≤ 2 B.0 (afwezigheid van neutrofielen in de mucosa [zowel lamina propria als epitheel], geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel volgens het Geboes-scoresysteem). In QUASAR IS werd histologische remissie op week 12 bereikt bij 40% van de patiënten die werden behandeld met guselkumab en 19% van de patiënten in de placebogroep. In QUASAR MS werd histologische remissie op week 44 bereikt bij 59% en 61% van de patiënten die werden behandeld met guselkumab 100 mg subcutaan q8w en guselkumab 200 mg subcutaan q4w en 27% van de patiënten in de placebogroep.
Normalisatie van het endoscopische aspect van de mucosa werd gedefinieerd als ES van 0. In QUASAR IS werd endoscopische normalisatie op week 12 bereikt bij 15% van de patiënten die werden behandeld met guselkumab en 5% van de patiënten in de placebogroep.
Samengestelde histologische-endoscopische mucosale uitkomsten
Gecombineerde symptomatische remissie, endoscopische normalisatie, histologische remissie en fecale calprotectine ≤ 250 mg/kg op week 44 werd bereikt door een groter aantal patiënten dat werd behandeld met guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w in vergelijking met placebo (respectievelijk 22% en 28% vs. 9%).
Gezondheidsgerelateerde kwaliteit van leven
Op week 12 van QUASAR IS vertoonden patiënten die guselkumab kregen, grotere en klinisch betekenisvolle verbeteringen ten opzichte van baseline in vergelijking met placebo in uitkomsten van voor inflammatoire darmziekte (inflammatory bowel disease, IBD) specifieke kwaliteit van leven, beoordeeld aan de hand van de IBDQ-totaalscore en alle IBDQ-domeinscores (darmsymptomen inclusief buikpijn en aandrang van de darm, systemisch functioneren, emotioneel functioneren en sociaal functioneren). Deze verbeteringen werden behouden bij met guselkumab behandelde patiënten in QUASAR MS tot en met week 44.
Ziekenhuisopnames in verband met colitis ulcerosa
Tot en met week 12 van QUASAR IS had een lager aantal patiënten in de guselkumabgroep dan in de placebogroep ziekenhuisopnames in verband met colitis ulcerosa (1,9%, 8/421 vs. 5,4%, 15/280).
ASTRO
In ASTRO werden patiënten in een 1:1:1-verhouding gerandomiseerd naar guselkumab 400 mg subcutane inductie in week 0, 4 en 8, gevolgd door onderhoudsbehandeling met guselkumab 100 mg subcutaan om de 8 weken; of guselkumab 400 mg subcutane inductie in week 0, 4 en 8, gevolgd door onderhoudsbehandeling met guselkumab 200 mg subcutaan om de 4 weken; of placebo.
In totaal werden 418 patiënten geëvalueerd. De mediane leeftijd van de patiënten was 40 jaar (variërend van 18 tot 80 jaar); 38,8% was vrouw; en 64,6% identificeerde zich als blank, 28,9% als Aziatisch en 3,1% als zwart.
De deelnemende patiënten mochten stabiele doses orale aminosalicylaten, immunomodulatoren (AZA, 6-MP, MTX) en/of orale corticosteroïden (tot 20 mg/dag prednison of equivalent) gebruiken. Bij baseline kreeg 77,3% van de patiënten aminosalicylaten, 20,1% van de patiënten immunomodulatoren en 32,8% van de patiënten corticosteroïden. Gelijktijdige biologische therapieën, JAK-remmers of S1P-receptormodulatoren waren niet toegestaan. In totaal had 40,2% van de patiënten eerder geen respons op een behandeling met ten minste één biologische therapie, JAK-remmer en/of S1P-receptormodulator; 58,1% had nog nooit biologische geneesmiddelen, JAK-remmers of een S1P-receptormodulator gekregen en 1,7% had eerder een biologische geneesmiddel, JAK-remmer of S1P-receptormodulator gekregen, maar had daar wel respons op.
In ASTRO was het primaire eindpunt klinische remissie zoals gedefinieerd door de mMS in week 12. Secundaire eindpunten in week 12 waren symptomatische remissie, endoscopische genezing, klinische respons en histologische endoscopische mucosale genezing (zie tabel 5). Secundaire eindpunten in week 24 waren klinische remissie en endoscopische genezing (zie tabel 6).
Tabel 5: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten in week 12 in ASTRO
| Eindpunt | Placebo % | Guselkumab 400 mg subcutane inductiea % | Behandelverschil vs. placebo (95%‑BI)b |
| Klinische remissiec | |||
| Totale populatie | 6% (N=139) | 28% (N=279) | 21% (15%, 28%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 9% (N=79) | 36% (N=164) | 27% (18%, 37%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 4% (N=56) | 16% (N=112) | 12% (3%, 20%) |
| Symptomatische remissied | |||
| Totale populatie | 21% (N=139) | 51% (N=279) | 30% (22%, 39%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 25% (N=79) | 59% (N=164) | 34% (22%, 46%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 14% (N=56) | 41% (N=112) | 26% (13%, 39%) |
| Endoscopische genezingh | |||
| Totale populatie | 13% (N=139) | 37% (N=279) | 24% (17%, 32%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 18% (N=79) | 46% (N=164) | 28% (17%, 40%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 7% (N=56) | 24% (N=112) | 16% (6%, 26%) |
| Klinische responsi | |||
| Totale populatie | 35% (N=139) | 66% (N=279) | 31% (22%, 40%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 42% (N=79) | 71% (N=164) | 30% (17%, 43%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 25% (N=56) | 57% (N=112) | 31% (17%, 45%) |
| Histologische endoscopische mucosale genezingj | |||
| Totale populatie | 11% (N=139) | 30% (N=279) | 20% (12%, 27%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 14% (N=79) | 38% (N=164) | 25% (14%, 35%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 7% (N=56) | 19% (N=112) | 11% (1%, 20%) |
a Guselkumab 400 mg subcutane inductie in week 0, week 4 en week 8.
b Het aangepaste behandelverschil en de betrouwbaarheidsintervallen waren gebaseerd op het gemeenschappelijke risicoverschil door gebruik te maken van Mantel-Haenszel-stratumgewichten en Sato-variantieschatting. De gebruikte stratificatievariabelen waren de faalstatus van een eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulator (ja of nee) en een Mayo-subscore voor endoscopie bij baseline (matig [2] of ernstig [3]).
c Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
d Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en een subscore voor rectale bloeding van 0.
e p < 0,001.
f Nog eens 4 patiënten in de placebogroep en 3 patiënten in de guselkumabgroep waren eerder blootgesteld aan een biologisch geneesmiddel, JAK-remmer of S1P-receptormodulator, maar faalden niet.
g Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab),
JAK-remmers en/of S1P-receptormodulator voor colitis ulcerosa.
h Een subscore voor endoscopie van 0 of 1 zonder broosheid.
i Daling ten opzichte van de baseline van de gemodificeerde Mayo-score met ≥ 30% en ≥ 2 punten, met ofwel een daling van ≥ 1 punt ten opzichte van de baseline in de subscore voor rectale bloeding of een subscore voor rectale bloeding van 0 of 1. j Een subscore voor endoscopie van 0 of 1 zonder broosheid en een Geboes-score ≤ 3,1 (wat wijst op neutrofieleninfiltratie in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel).
Tabel 6: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten in week 24 in ASTRO
| Eindpunt | Placebo % | Guselkumab 400 mg s.c. inductie→ 100 mg q8w subcutane injectiea % | Guselkumab 400 mg s.c. inductie→ 200 mg q4w subcutane injectieb % | Behandelverschil vs. placebo (95%‑BI)c | |
Guselkumab 100 mg | Guselkumab 200 mg | ||||
| Klinische remissied | |||||
| Totale populatie | 9% (N=139) | 35% (N=139) | 36% (N=140) | 26% (17%, 35%)e | 27% (18%, 36%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator -naïeff | 13% (N=79) | 49% (N=81) | 43% (N=83) | 37% (24%, 50%) | 31% (18%, 44%) |
Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 5% (N=56) | 16% (N=57) | 27% (N=55) | 10% (-1%, 21%) | 21% (9%, 34%) |
| Endoscopische genezingh | |||||
| Totale populatie | 12% (N=139) | 40% (N=139) | 45% (N=140) | 28% (18%, 38%)e | 33% (23%, 42%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator -naïeff | 18% (N=79) | 54% (N=81) | 52% (N=83) | 37% (23%, 51%) | 34% (21%, 48%) |
Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 5% (N=56) | 19% (N=57) | 36% (N=55) | 13% (1%, 25%) | 30% (17%, 44%) |
a Guselkumab 400 mg s.c. inductie in week 0, 4 en 8, gevolgd door guselkumab 100 mg s.c. onderhoudsbehandeling om de 8 weken. b Guselkumab 400 mg s.c. inductie in week 0, 4 en 8, gevolgd door guselkumab 200 mg s.c. onderhoudsbehandeling om de 4 weken. c Het aangepaste behandelverschil en de betrouwbaarheidsintervallen waren gebaseerd op het gemeenschappelijke risicoverschil door gebruik te maken van Mantel-Haenszel-stratumgewichten en Sato-variantie-schatting. De gebruikte stratificatievariabelen waren de faalstatus van een eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulator (ja of nee) en een Mayo-subscore voor endoscopie bij baseline (matig [2] of ernstig [3]).
d Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
e p < 0,001.
f Nog eens 4 patiënten in de placebogroep, 1 patiënt in de guselkumabgroep van 100 mg en 2 patiënten in de guselkumabgroep van
200 mg waren eerder blootgesteld aan een biologisch geneesmiddel, JAK-remmer of S1P-receptormodulator, maar faalden niet. g Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab),
JAK-remmer en/of S1P-receptormodulator voor colitis ulcerosa.
h Een subscore voor endoscopie van 0 of 1 zonder broosheid.
Symptomatische remissie na verloop van tijd
In ASTRO werd symptomatische remissie gedefinieerd als een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de baseline, en een subscore voor rectale bloeding van 0 waargenomen tot en met week 12. In de guselkumab-behandelgroepen bereikte een groter deel van de patiënten symptomatische remissie in vergelijking met de placebogroep (figuur 2): Figuur 2: Aantal patiënten in symptomatische remissie t/m week 12 in ASTRO
Subscores voor rectale bloeding en stoelgangsfrequentie
Al in week 2 werd bij patiënten die met guselkumab werden behandeld een afname van de subscores voor rectale bloedingen en stoelgangsfrequentie waargenomen in vergelijking met placebo.
Histologische en endoscopische beoordeling
Histologische remissie in week 12 werd bereikt bij 44% van de patiënten die werden behandeld met guselkumab 400 mg subcutane inductie, vergeleken met 20% van de patiënten die placebo kregen.
Endoscopische normalisatie in week 24 werd bereikt bij respectievelijk 21% en 26% van de patiënten die werden behandeld met guselkumab 400 mg subcutane inductie, gevolgd door guselkumab 100 mg toegediend via subcutane injectie in week 16 en daarna om de 8 weken, of guselkumab 200 mg toegediend via subcutane injectie in week 12 en daarna om de 4 weken, vergeleken met 4% van de patiënten die placebo kregen.
Buikpijn en aandrang van de darm
In week 12 had van de patiënten die werden behandeld met guselkumab 400 mg subcutane inductie in vergelijking met placebo een groter deel geen buikpijn (56% vs. 31%) en geen aandrang van de darm (49% vs. 24%).
Gezondheidsgerelateerde kwaliteit van leven
De ziektespecifieke gezondheidsgerelateerde kwaliteit van leven werd beoordeeld met de IBDQ. Een groter deel van de patiënten in de gecombineerde 400 mg s.c. guselkumab-groep (61%) bereikte IBDQ-remissie in week 12 in vergelijking met de placebogroep (34%).
Ziekte van Crohn
De werkzaamheid en veiligheid van guselkumab werden geëvalueerd in drie klinische fase III-studies bij volwassen patiënten met matig tot ernstig actieve ziekte van Crohn die onvoldoende respons, verlies van respons of intolerantie hadden voor ofwel orale corticosteroïden, conventionele immunomodulatoren (AZA, 6-MP, MTX) en/of biologische therapie (TNF-blokker of vedolizumab): twee identiek opgezette multicentrische, gerandomiseerde, dubbelblinde studies van 48 weken met placebo- en actieve controle (ustekinumab) met parallelle groepen (GALAXI 2 en GALAXI 3) en één multicentrische, gerandomiseerde, dubbelblinde, placebogecontroleerde studie van 24 weken met parallelle groepen (GRAVITI). Alle drie de studies hadden een studieopzet met doorbehandeling: patiënten gerandomiseerd voor guselkumab (of ustekinumab in GALAXI 2 en GALAXI 3) behielden de toegekende behandeling gedurende de hele studieduur.
GALAXI 2 en GALAXI 3
In de fase III‑studies GALAXI 2 en GALAXI 3 was matig tot ernstig actieve ziekte van Crohn gedefinieerd als een Crohn’s Disease Activity Index [CDAI]‑score van ≥ 220 en ≤ 450 en een Simple Endoscopic Score for CD (SES-CD) van ≥ 6 (of ≥ 4 voor patiënten met geïsoleerde ziekte van het ileum). Aanvullende criteria voor GALAXI 2/3 waren een gemiddelde dagelijkse ontlastingsfrequentie (stool frequency, SF) > 3 of een gemiddelde dagelijkse buikpijn (abdominal pain, AP)‑score > 1.
In de studies GALAXI 2 en GALAXI 3 werden patiënten gerandomiseerd in een verhouding van 2:2:2:1 voor het krijgen van guselkumab 200 mg intraveneuze inductie in week 0, 4 en 8 gevolgd door guselkumab 200 mg subcutane onderhoudsbehandeling q4w; of guselkumab 200 mg intraveneuze inductie in week 0, 4 en 8 gevolgd door guselkumab 100 mg subcutane onderhoudsbehandeling q8w; of ustekinumab ongeveer 6 mg/kg intraveneuze inductie in week 0 gevolgd door ustekinumab 90 mg subcutane onderhoudsbehandeling q8w; of placebo. Patiënten die niet reageerden op placebo kregen vanaf week 12 ustekinumab.
In totaal werden 1.021 patiënten geëvalueerd in GALAXI 2 (n=508) en GALAXI 3 (n=513). De mediane leeftijd was 34 jaar (variërend van 18 tot 83 jaar), 57,6% was man; en 74,3% identificeerde zich als blank, 21,3% als Aziatisch en 1,5% als zwart.
In GALAXI 2 had 52,8% van de patiënten eerder geen respons op ten minste één biologische therapie (50,6% was intolerant of had geen respons op ten minste 1 eerdere anti‑TNFα‑therapie, 7,5% was intolerant of had geen respons op eerdere vedolizumab‑therapie), 41,9% had nooit eerder een biologisch geneesmiddel gekregen en 5,3% had eerder een biologisch geneesmiddel gekregen maar had daar wel respons op. Bij baseline kreeg 37,4% van de patiënten orale corticosteroïden en 29,9% van de patiënten kreeg conventionele immunomodulatoren.
In GALAXI 3 had 51,9% van de patiënten eerder geen respons op ten minste één biologische therapie (50,3% was intolerant of had geen respons op ten minste 1 eerdere anti‑TNFα‑therapie, 9,6% was intolerant of had geen respons op eerdere vedolizumab‑therapie), 41,5% had nooit eerder een biologisch geneesmiddel gekregen en 6,6% had eerder een biologisch geneesmiddel gekregen maar had daar wel respons op. Bij baseline kreeg 36,1% van de patiënten orale corticosteroïden en 30,2% van de patiënten kreeg conventionele immunomodulatoren.
De resultaten voor de co-primaire en de voornaamste secundaire eindpunten in GALAXI 2 en GALAXI 3 in vergelijking met placebo worden weergegeven in tabel 7 (week 12) en 8 (week 48). De resultaten voor de voornaamste secundaire eindpunten op week 48 in vergelijking met ustekinumab worden weergegeven in tabel 9 en 10.
Tabel 7: Percentage patiënten dat op week 12 voldoet aan de co-primaire en de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus placebo in GALAXI 2 en GALAXI 3
| GALAXI 2 | GALAXI 3 | |||||||
Placebo % | Guselkumab intraveneuze inductiea % | Placebo % | Guselkumab intraveneuze inductiea % | |||||
| Co-primaire werkzaamheidseindpunten | ||||||||
| Klinische remissieb op week 12 | ||||||||
| Totale populatie | 22% (N=76) | 47%i (N=289) | 15% (N=72) | 47%i (N=293) | ||||
| Biologisch geneesmiddel-naïefc | 18% (N=34) | 50% (N=121) | 15% (N=27) | 50% (N=123) | ||||
Falen van eerder biologisch geneesmiddeld | 23% (N=39) | 45% (N=150) | 15% (N=39) | 47% (N=150) | ||||
| Endoscopische response op week 12 | ||||||||
| Totale populatie | 11% (N=76) | 38%i (N=289) | 14% (N=72) | 36%i (N=293) | ||||
| Biologisch geneesmiddel-naïefc | 15% (N=34) | 51% (N=121) | 22% (N=27) | 41% (N=123) | ||||
Falen van eerder
biologisch geneesmiddeld
5% (N=39) 27% (N=150)
| 8% (N=39) | 31% (N=150) | |||
| Voornaamste secundaire werkzaamheidseindpunten | ||||
| PRO-2‑remissief op week 12 | ||||
| Totale populatie | 21% (N=76) | 43%i (N=289) | 14% (N=72) | 42%i (N=293) |
| Biologisch geneesmiddel-naïefc | 24% (N=34) | 43% (N=121) | 15% (N=27) | 47% (N=123) |
Falen van eerder biologisch geneesmiddeld | 13% (N=39) | 41% (N=150) | 13% (N=39) | 39% (N=150) |
| Vermoeidheidsresponsg op week 12 | ||||
| Totale populatie | 29% (N=76) | 45%j (N=289) | 18% (N=72) | 43%i(N=293) |
| Biologisch geneesmiddel-naïefc | 32% (N=34) | 48% (N=121) | 19% (N=27) | 46% (N=123) |
Falen van eerder biologisch geneesmiddeld | 26% (N=39) | 41% (N=150) | 18% (N=39) | 43% (N=150) |
| Endoscopische remissieh op week 12 | ||||
| Totale populatie | 1% (N=76) | 15% (N=289) | 8% (N=72) | 16% (N=293) |
| Biologisch geneesmiddel-naïefc | 3% (N=34) | 22% (N=121) | 19% (N=27) | 25% (N=123) |
Falen van eerder biologisch geneesmiddeld | 0% (N=39) | 9% (N=150) | 0% (N=39) | 9% (N=150) |
a Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 – Twee groepen behandeld met guselkumab werden voor deze kolom gecombineerd aangezien patiënten voorafgaand aan week 12 hetzelfde intraveneuze inductie-doseringsschema kregen.
b Klinische remissie is gedefinieerd als CDAI‑score < 150.
c In de placebogroep waren 9 extra patiënten en in de groep guselkumab 200 mg intraveneus 38 extra patiënten eerder blootgesteld geweest aan een biologische therapie, maar faalden niet.
d Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers of vedolizumab) voor de ziekte van Crohn.
e Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. f PRO-2‑remissie is gedefinieerd als gemiddelde dagelijkse AP‑score van 1 of lager en gemiddelde dagelijkse SF‑score van 3 of lager, en geen verergering van AP of SF t.o.v. baseline.
g Vermoeidheidsrespons is gedefinieerd als een verbetering van ≥ 7 punten op PROMIS Fatigue Short Form 7a. h Endoscopische remissie is gedefinieerd als SES-CD‑score ≤ 2.
i p < 0,001
j p < 0,05
Tabel 8: Percentage patiënten dat op week 48 voldoet aan de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus placebo in GALAXI 2 en GALAXI 3
| GALAXI 2 | GALAXI 3 | |||||
| Placebo | Guselkumab intraveneuze inductie→ 100 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie→ 200 mg q4w subcutane injectieb | Placebo (N=72) | Guselkumab intraveneuze inductie→ 100 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie→ 200 mg q4w subcutane injectieb | |
| Corticosteroïdvrije klinische remissiec op week 48f | ||||||
| Totale populatie | 12% (N=76) | 45%e (N=143) | 51%e (N=146) | 14% (N=72) | 44%e (N=143) | 48%e (N=150) |
| Endoscopische responsd op week 48f | ||||||
| Totale populatie | 7% (N=76) | 38%e (N=143) | 38%e (N=146) | 6% (N=72) | 33%e (N=143) | 36%e (N=150) |
a Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 100 mg subcutaan q8w daarna tot week 48.
b Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 200 mg subcutaan q4w daarna tot week 48.
c Corticosteroïdvrije klinische remissie is gedefinieerd als CDAI‑score < 150 op week 48 en zonder corticosteroïden te krijgen op week 48.
d Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. e p < 0,001
f Deelnemers die aan de criteria voor onvoldoende respons voldeden op week 12 werden beschouwd als non‑responders op week 48, ongeacht de behandelgroep.
Tabel 9: Percentage patiënten dat op week 48 voldoet aan de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus ustekinumab in GALAXI 2 en GALAXI 3
| GALAXI 2 | GALAXI 3 | |||||||
Ustekinumab 6 mg/kg intraveneuze inductie → 90 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie → 100 mg q8w subcutane injectieb | Guselkumab intraveneuze inductie → 200 mg q4w subcutane injectiec | Ustekinumab 6 mg/kg intraveneuze inductie → 90 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie → 100 mg q8w subcutane injectieb | Guselkumab intraveneuze inductie → 200 mg q4w subcutane injectiec | |||
| Klinische remissie op week 48 en endoscopische responsd op week 48 | ||||||||
| Totale populatie | 39% (N=143) | 42% (N=143) | 49% (N=146) | 28% (N=148) | 41%k (N=143) | 45%k (N=150) | ||
| Endoscopische response op week 48l | ||||||||
| Totale populatie | 42% (N=143) | 49% (N=143) | 56% (N=146) | 32% (N=148) | 47% (N=143) | 49% (N=150) | ||
| Endoscopische remissief op week 48 | ||||||||
| Totale populatie | 20% (N=143) | 27% (N=143) | 24% (N=146) | 13% (N=148) | 24%k (N=143) | 19% (N=150) | ||
| Klinische remissieg op week 48 | ||||||||
| Totale populatie | 65% (N=143) | 64% (N=143) | 75% (N=146) | 61% (N=148) | 66% (N=143) | 66% (N=150) | ||
| Corticosteroïdvrije klinische remissieh op week 48l | ||||||||
| Totale populatie | 61% (N=143) | 63% (N=143) | 71% (N=146) | 59% (N=148) | 64% (N=143) | 64% (N=150) | ||
| Aanhoudende klinische remissiei op week 48 | ||||||||
| Totale populatie | 45% (N=143) | 46% (N=143) | 52% (N=146) | 39% (N=148) | 50% (N=143) | 49% (N=150) | ||
| PRO-2‑remissiej op week 48 | ||||||||
| Totale populatie | 59% (N=143) | 60% (N=143) | 69% (N=146) | 53% (N=148) | 58% (N=143) | 56% (N=150) | ||
a Ustekinumab 6 mg/kg intraveneuze inductie in week 0 gevolgd door ustekinumab 90 mg subcutaan q8w daarna tot week 48. b Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 100 mg subcutaan q8w daarna tot week 48.
c Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 200 mg subcutaan q4w daarna tot week 48.
d Een combinatie van klinische remissie en endoscopische respons zoals hieronder gedefinieerd.
e Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. f Endoscopische remissie is gedefinieerd als SES-CD‑score ≤ 2.
g Klinische remissie is gedefinieerd als CDAI‑score < 150.
h Corticosteroïdvrije klinische remissie is gedefinieerd als CDAI‑score < 150 op week 48 en zonder corticosteroïden te krijgen op week 48.
i Aanhoudende klinische remissie is gedefinieerd als CDAI < 150 voor ≥ 80% van alle bezoeken tussen week 12 en week 48 (ten minste 8 van de 10 bezoeken), met inbegrip van week 48.
j PRO-2‑remissie is gedefinieerd als gemiddelde dagelijkse AP‑score van 1 of lager en gemiddelde dagelijkse SF‑score van 3 of lager, en geen verergering van AP of SF t.o.v. baseline.
k p < 0,05
l Responsen op week 48 werden geëvalueerd ongeacht de klinische respons op week 12.
Tabel 10: Percentage patiënten dat op week 48 voldoet aan de werkzaamheidseindpunten met guselkumab versus ustekinumab in de samengevoegde GALAXI 2 en GALAXI 3
Ustekinumab 6 mg/kg intraveneuze inductie → 90 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie → 100 mg q8w subcutane injectieb | Guselkumab intraveneuze inductie → 200 mg q4w subcutane injectiec | |
| Klinische remissie op week 48 en endoscopische responsd op week 48 | |||
| Totale populatie | 34% (N=291) | 42% (N=286) | 47% (N=296) |
Biologisch geneesmiddel-naïefe | 43% (N=121) | 51% (N=116) | 55% (N=128) |
Falen van eerder biologisch geneesmiddelf | 26% (N=156) | 37% (N=153) | 41% (N=147) |
| Endoscopische responsg op week 48 | |||
| Totale populatie | 37% (N=291) | 48% (N=286) | 53% (N=296) |
Biologisch geneesmiddel-naïefe | 43% (N=121) | 59% (N=116) | 59% (N=128) |
Falen van eerder biologisch geneesmiddelf | 31% (N=156) | 43% (N=153) | 47% (N=147) |
| Endoscopische remissieh op week 48 | |||
| Totale populatie | 16% (N=291) | 25% (N=286) | 21% (N=296) |
Biologisch geneesmiddel-naïefe | 19% (N=121) | 34% (N=116) | 27% (N=128) |
Falen van eerder biologisch geneesmiddelf | 13% (N=156) | 21% (N=153) | 14% (N=147) |
| Klinische remissiei op week 48 | |||
| Totale populatie | 63% (N=291) | 65% (N=286) | 70% (N=296) |
Biologisch geneesmiddel-naïefe | 75% (N=121) | 73% (N=116) | 77% (N=128) |
Falen van eerder biologisch geneesmiddelf | 53% (N=156) | 61% (N=153) | 64% (N=147) |
a Ustekinumab 6 mg/kg intraveneuze inductie in week 0 gevolgd door ustekinumab 90 mg subcutaan q8w daarna tot week 48.
b Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 100 mg subcutaan q8w daarna tot week 48.
c Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 200 mg subcutaan q4w daarna tot week 48.
d Een combinatie van klinische remissie en endoscopische respons zoals hieronder gedefinieerd. e In de ustekinumab‑groep waren 14 extra patiënten, in de groep guselkumab 200 mg subcutaan q4w 21 extra patiënten, en in de groep guselkumab 100 mg subcutaan q8w 17 extra patiënten eerder blootgesteld geweest aan een biologische therapie, maar faalden niet.
f Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) voor de ziekte van Crohn.
g Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. h Endoscopische remissie is gedefinieerd als SES-CD‑score ≤ 2.
i Klinische remissie is gedefinieerd als CDAI‑score < 150.
In GALAXI 2 en GALAXI 3 werd de werkzaamheid en veiligheid van guselkumab consistent aangetoond, ongeacht leeftijd, geslacht, ras en lichaamsgewicht.
In de analyse van subpopulaties van de samengevoegde GALAXI fase III‑studies hadden patiënten met een hoge ontstekingslast na voltooiing van de inductiedosering extra baat bij guselkumab 200 mg subcutaan q4w in vergelijking met de onderhoudsdoseringsschema’s met 100 mg subcutaan q8w. Er werd een klinisch betekenisvol verschil waargenomen tussen de twee guselkumab‑doseringsgroepen onder patiënten met een CRP-concentratie van > 5 mg/l na voltooiing van de inductie, voor de eindpunten klinische remissie op week 48 (100 mg subcutaan q8w: 54,1% vs. 200 mg subcutaan q4w: 71,0%); endoscopische respons op week 48 (100 mg subcutaan q8w: 36,5% vs. 200 mg subcutaan q4w: 50,5%); en PRO‑2‑remissie op week 48 (100 mg subcutaan q8w: 51,8% vs. 200 mg subcutaan q4w: 61,7%).
Klinische remissie na verloop van tijd
Bij elk patiëntenbezoek werden de CDAI‑scores genoteerd. Het percentage patiënten in klinische remissie t/m week 48 wordt weergegeven in figuur 3.
Figuur 3: Percentage patiënten in klinische remissie t/m week 48 in samengevoegde
GALAXI 2 en GALAXI 3
Gezondheidsgerelateerde kwaliteit van leven
Ten opzichte van baseline werden op week 12 grotere verbeteringen gezien in de groepen behandeld met guselkumab in vergelijking met placebo in voor inflammatoire darmziekte (inflammatory bowel disease, IBD) specifieke kwaliteit van leven, beoordeeld aan de hand van de IBDQ‑totaalscore. De verbeteringen bleven in beide studies behouden t/m week 48.
GRAVITI
In de fase III‑studie GRAVITI was matig tot ernstig actieve ziekte van Crohn gedefinieerd als een CDAI‑score van ≥ 220 en ≤ 450 en een CD (SES‑CD) van ≥ 6 (of ≥ 4 voor patiënten met geïsoleerde ziekte van het ileum) en een gemiddelde dagelijkse SF ≥ 4 of een gemiddelde dagelijkse AP‑score ≥ 2.
In GRAVITI werden patiënten gerandomiseerd in een verhouding van 1:1:1 voor het krijgen van guselkumab 400 mg subcutane inductie in week 0, 4 en 8 gevolgd door guselkumab 100 mg q8w subcutane onderhoudsbehandeling; of guselkumab 400 mg subcutane inductie in week 0, 4 en 8 gevolgd door guselkumab 200 mg q4w subcutane onderhoudsbehandeling; of placebo. Alle patiënten in de placebogroep die voldeden aan de rescue‑criteria kregen de inductiedosering met guselkumab 400 mg subcutaan in week 16, 20 en 24 gevolgd door guselkumab 100 mg subcutaan q8w.
In totaal werden 347 patiënten geëvalueerd. De mediane leeftijd van de patiënten was 36 jaar (variërend van 18 tot 83 jaar), 58,5% was man en 66% identificeerde zich als blank, 21,9% als Aziatisch en 2,6% als zwart.
In GRAVITI had 46,4% van de patiënten eerder geen respons op ten minste één biologische therapie, 46,4% had nooit eerder een biologisch geneesmiddel gekregen en 7,2% had eerder een biologisch geneesmiddel gekregen maar had daar wel respons op. Bij baseline kreeg 29,7% van de patiënten orale corticosteroïden en 28,5% van de patiënten kreeg conventionele immunomodulatoren. De resultaten voor de co-primaire en de voornaamste secundaire eindpunten in vergelijking met placebo op week 12 worden weergegeven in tabel 11.
Tabel 11: Percentage patiënten dat op week 12 voldoet aan de co-primaire en de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus placebo in GRAVITI
| Placebo | Guselkumab 400 mg subcutane injectiea | |
| Co-primaire werkzaamheidseindpunten | ||
| Klinische remissieb op week 12 | ||
| Totale populatie | 21% (N=117) | 56%c (N=230) |
| Biologisch geneesmiddel-naïefd | 25% (N=56) | 50% (N=105) |
| Falen van eerder biologisch geneesmiddele | 17% (N=53) | 60% (N=108) |
| Endoscopische responsf op week 12 | ||
| Totale populatie | 21% (N=117) | 41%c (N=230) |
| Biologisch geneesmiddel-naïefd | 27% (N=56) | 49% (N=105) |
| Falen van eerder biologisch geneesmiddele | 17% (N=53) | 33% (N=108) |
| Voornaamste secundaire werkzaamheidseindpunten | ||
| Klinische responsg op week 12 | ||
| Totale populatie | 33% (N=117) | 73%c (N=230) |
| Biologisch geneesmiddel-naïefd | 38% (N=56) | 68% (N=105) |
| Falen van eerder biologisch geneesmiddele | 28% (N=53) | 78% (N=108) |
| PRO-2‑remissieh op week 12 | ||
| Totale populatie | 17% (N=117) | 49%c (N=230) |
| Biologisch geneesmiddel-naïefd | 18% (N=56) | 44% (N=105) |
| Falen van eerder biologisch geneesmiddele | 17% (N=53) | 52% (N=108) |
a Guselkumab 400 mg subcutaan in week 0, week 4 en week 8
b Klinische remissie: CDAI‑score < 150
c p< 0,001
d In de placebogroep waren 8 extra patiënten en in de groep guselkumab 400 mg subcutaan 17 extra patiënten eerder blootgesteld geweest aan een biologische therapie, maar faalden niet.
e Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) voor de ziekte van Crohn.
f Endoscopische respons: ≥ 50% verbetering in SES-CD‑score t.o.v. baseline.
g Klinische respons: ≥ 100-punten reductie t.o.v. baseline in CDAI‑score of CDAI‑score < 150. h PRO-2‑remissie: gemiddelde dagelijkse AP‑score van 1 of lager en gemiddelde dagelijkse SF‑score van 3 of lager, en geen verergering van AP of SF t.o.v. baseline.
Van de patiënten behandeld met guselkumab 400 mg subcutane inductie gevolgd door guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w bereikte een significant groter deel klinische remissie op week 24 in vergelijking met placebo (respectievelijk 60,9% en 58,3% vs. 21,4%, beide p‑waardes < 0,001). Van de patiënten behandeld met guselkumab 400 mg subcutane inductie gevolgd door guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w bereikte respectievelijk 60% en 66,1% klinische remissie op week 48 (beide p‑waardes < 0,001 t.o.v. placebo).
Van de patiënten behandeld met guselkumab 400 mg subcutane inductie gevolgd door guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w bereikte respectievelijk 44,3% en 51,3% endoscopische respons op week 48 (beide p‑waardes < 0,001 t.o.v. placebo). Gezondheidsgerelateerde kwaliteit van leven
In GRAVITI werden in vergelijking met placebo klinisch betekenisvolle verbeteringen waargenomen in IBD‑specifieke kwaliteit van leven, beoordeeld aan de hand van de IBDQ‑totaalscore op week 12 en week 24.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met guselkumab in een of meerdere subgroepen van pediatrische patiënten met colitis ulcerosa en de ziekte van Crohn (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na een eenmalige subcutane injectie van 100 mg bij gezonde proefpersonen bereikte guselkumab ongeveer 5,5 dagen na de toediening een gemiddelde (± SD) maximale serumconcentratie (Cmax) van 8,09 ± 3,68 mcg/ml. De absolute biologische beschikbaarheid van guselkumab na een eenmalige subcutane injectie van 100 mg bij gezonde proefpersonen werd geschat op ongeveer 49%.
Na subcutane toediening van 100 mg guselkumab in week 0 en week 4 en daarna eenmaal per 8 weken werd in week 20 de steady-state-serumconcentratie van guselkumab bereikt bij patiënten met plaque psoriasis. In twee fase III-studies bij patiënten met plaque psoriasis bedroeg de gemiddelde (± SD) steady-state-serumdalconcentratie van guselkumab 1,15 ± 0,73 mcg/ml en 1,23 ± 0,84 mcg/ml. De farmacokinetiek van guselkumab bij patiënten met arthritis psoriatica was gelijk aan die bij patiënten met psoriasis. Na subcutane toediening van guselkumab 100 mg in de weken 0, 4 en daarna elke 8 weken was de gemiddelde steady-state-serumdalconcentratie van guselkumab ook ongeveer 1,2 mcg/ml. Na subcutane toediening van guselkumab 100 mg elke 4 weken was de gemiddelde steady-state-serumdalconcentratie van guselkumab ongeveer 3,8 mcg/ml.
De farmacokinetiek van guselkumab was bij patiënten met colitis ulcerosa vergelijkbaar met die bij patiënten met de ziekte van Crohn. Na het aanbevolen intraveneuze inductiedosisschema van guselkumab 200 mg op week 0, 4 en 8 was op week 8 de gemiddelde piekserumconcentratie van guselkumab 68,27 mcg/ml bij patiënten met colitis ulcerosa en 70,5 mcg/ml bij patiënten met de ziekte van Crohn.
Na het aanbevolen subcutane inductiedosisschema van guselkumab 400 mg in week 0, 4 en 8 werd de gemiddelde piekserumconcentratie van guselkumab in week 8 geschat op 28,8 mcg/ml bij patiënten met colitis ulcerosa en 27,7 mcg/ml bij patiënten met de ziekte van Crohn. De totale systemische blootstelling (AUC) na het aanbevolen inductiedosisschema was na subcutane en intraveneuze inductie vergelijkbaar.
Na subcutane onderhoudsdosering van guselkumab 100 mg elke 8 weken of guselkumab 200 mg elke 4 weken bij patiënten met colitis ulcerosa waren de gemiddelde steady-state-serumdalconcentraties van guselkumab respectievelijk ongeveer 1,4 mcg/ml en 10,7 mcg/ml.
Na subcutane onderhoudsdosering van guselkumab 100 mg elke 8 weken of guselkumab 200 mg elke 4 weken bij patiënten met de ziekte van Crohn waren de gemiddelde steady-state-serumdalconcentraties van guselkumab respectievelijk ongeveer 1,2 mcg/ml en 10,1 mcg/ml.
Distributie
Het mediane verdelingsvolume tijdens de laatste fase (Vz) na een eenmalige intraveneuze toediening aan gezonde proefpersonen varieerde van ongeveer 7 tot 10 l.
Biotransformatie
De kenmerken van de metaboliseringsroute van guselkumab zijn niet exact bepaald. Aangezien guselkumab een humaan IgG-mAb is, wordt verwacht dat het op dezelfde manier als endogeen IgG via katabole routes tot kleine peptiden en aminozuren wordt afgebroken.
Eliminatie
In de studies varieerde de gemiddelde systemische klaring (CL) na een eenmalige intraveneuze toediening aan gezonde proefpersonen van 0,288 tot 0,479 l/dag. In de studies bedroeg de gemiddelde halfwaardetijd (T1/2) van guselkumab ongeveer 17 dagen bij gezonde proefpersonen en ongeveer 15 tot 18 dagen bij patiënten met plaque psoriasis en ongeveer 17 dagen bij patiënten met colitis ulcerosa of de ziekte van Crohn.
Populatiefarmacokinetische analyses gaven aan dat gelijktijdig gebruik van NSAID’s, AZA, 6-MP, orale corticosteroïden en csDMARDs zoals MTX de klaring van guselkumab niet beïnvloedden.
Lineariteit/non-lineariteit
Na eenmalige subcutane injectie van doses variërend van 10 mg tot 300 mg bij gezonde proefpersonen of patiënten met plaque psoriasis nam de systemische blootstelling van guselkumab (Cmax en AUC) toe in een verband dat bij benadering proportioneel was aan de dosis. De serumconcentraties van guselkumab waren bij benadering proportioneel aan de dosis na intraveneuze toediening bij patiënten met colitis ulcerosa of de ziekte van Crohn.
Pediatrische patiënten
De farmacokinetiek van guselkumab bij pediatrische patiënten met colitis ulcerosa en de ziekte van Crohn is niet vastgesteld.
Oudere patiënten
Er is bij oudere patiënten geen specifiek onderzoek verricht. Van de 1.384 patiënten met plaque psoriasis die in klinische fase III‑studies werden blootgesteld aan guselkumab en opgenomen in de farmacokinetische populatie-analyse, waren 70 patiënten 65 jaar of ouder, van wie 4 patiënten 75 jaar of ouder waren. Van de 746 patiënten met arthritis psoriatica die in klinische fase III‑studies werden blootgesteld aan guselkumab, waren in totaal 38 patiënten 65 jaar of ouder, en er waren geen patiënten met een leeftijd van 75 jaar of ouder. Van de 859 patiënten met colitis ulcerosa die in klinische fase II‑/III‑studies werden blootgesteld aan guselkumab en opgenomen in de farmacokinetische populatie‑analyse, waren in totaal 52 patiënten 65 jaar of ouder en 9 patiënten 75 jaar of ouder. Van de 1.009 patiënten met de ziekte van Crohn die in klinische fase III-studies waren blootgesteld aan guselkumab en die waren opgenomen in de populatiefarmacokinetische analyse, waren in totaal 39 patiënten 65 jaar of ouder en 5 patiënten waren 75 jaar of ouder.
De farmacokinetische populatie-analyses bij patiënten met plaque psoriasis, met arthritis psoriatica, met colitis ulcerosa en met de ziekte van Crohn gaven aan dat de geschatte CL/F bij patiënten ≥ 65 jaar niet duidelijk verschilde van die bij patiënten < 65 jaar, hetgeen erop duidt dat er voor oudere patiënten geen dosisaanpassing nodig is.
Patiënten met nier- of leverinsufficiëntie
Er is geen specifiek onderzoek verricht om het effect van nier- of leverinsufficiëntie op de farmacokinetiek van guselkumab vast te stellen. De eliminatie via de nieren van intact guselkumab, een IgG-mAb, is naar verwachting laag en van gering belang; evenzo heeft leverinsufficiëntie naar verwachting geen invloed op de klaring van guselkumab, aangezien IgG-mAb's hoofdzakelijk via intracellulaire afbraak worden geëlimineerd. Op basis van farmacokinetische populatie-analyses hadden creatinineklaring of leverfunctie geen betekenisvolle invloed op de klaring van guselkumab. Lichaamsgewicht
De klaring en het verdelingsvolume van guselkumab nemen toe naarmate het lichaamsgewicht toeneemt, maar uit waargenomen klinische studiegegevens blijkt dat dosisaanpassing voor het lichaamsgewicht niet gerechtvaardigd is.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, reproductie- en pre- en postnatale ontwikkelingstoxiciteit.
In onderzoek bij cynomolgusapen naar toxiciteit bij herhaalde dosering langs de intraveneuze en subcutane toedieningsweg werd guselkumab goed verdragen. Een wekelijkse subcutane toediening van 50 mg/kg aan apen resulteerde in een blootstellingswaarde (AUC) die minstens 23 maal de maximale klinische blootstelling was na een dosis van 200 mg intraveneus toegediend. Tijdens de uitvoering van de studies naar toxiciteit bij herhaalde dosering werden er ook geen nadelige effecten op het gebied van immunotoxiciteit of cardiovasculaire veiligheidsfarmacologie geconstateerd, noch in een onderzoek gericht op cardiovasculaire veiligheidsfarmacologie bij cynomolgusapen.
In histopathologisch onderzoek bij dieren werden er na een behandeling van maximaal 24 weken of volgend op de herstelperiode van 12 weken waarin de werkzame stof nog in het serum aanwezig was geen pre-neoplastische veranderingen waargenomen.
Er is met guselkumab geen mutageniteits- of carcinogeniteitsonderzoek verricht.
Guselkumab kon niet worden vastgesteld in de melk van cynomolgusapen bij meting op dag 28 postnataal.
6. FARMACEUTISCHE GEGEVENS
6.1. Lijst van hulpstoffen
Histidine
Histidinemonohydrochloridemonohydraat
Polysorbaat 80 (E433)
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C). Niet in de vriezer bewaren.
De voorgevulde spuit of de voorgevulde pen in de buitenverpakking bewaren ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Tremfya 200 mg oplossing voor injectie in een voorgevulde spuit
2 ml oplossing in een voorgevulde glazen spuit met een broombutylrubberen stop, een vaste naald en een beschermdop over de naald, uitgerust met een automatische naaldbeschermer. Tremfya is verkrijgbaar in verpakkingen met één voorgevulde spuit en in multiverpakkingen met 2 voorgevulde spuiten (2 verpakkingen met 1 spuit).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
Tremfya 200 mg oplossing voor injectie in een voorgevulde pen
2 ml oplossing in een voorgevulde glazen spuit met een broombutylrubberen stop, geassembleerd in een voorgevulde pen met een automatische naaldbeschermer.
Tremfya is verkrijgbaar in een verpakking met één voorgevulde pen en in een multiverpakking met 2 voorgevulde pennen (2 verpakkingen met 1 pen).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Nadat men de voorgevulde spuit of de voorgevulde pen uit de koelkast heeft genomen, moet men de voorgevulde spuit of de voorgevulde pen in de doos laten zitten en op kamertemperatuur laten komen door 30 minuten te wachten alvorens Tremfya te injecteren. De voorgevulde spuit of de voorgevulde pen mag niet worden geschud.
Het is aan te bevelen om de voorgevulde spuit of de voorgevulde pen voorafgaand aan het gebruik visueel te inspecteren. De oplossing moet helder en kleurloos tot lichtgeel zijn en kan enkele kleine witte of doorzichtige deeltjes bevatten. Tremfya dient niet te worden gebruikt als de oplossing troebel of verkleurd is of grote deeltjes bevat.
Bij elke verpakking wordt een brochure ‘Instructies voor gebruik’ meegeleverd. Daarin worden de voorbereidingen voor een injectie en de toediening met de voorgevulde spuit of de voorgevulde pen uitvoerig beschreven.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
België
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Tremfya 200 mg oplossing voor injectie in een voorgevulde spuit
EU/1/17/1234/006 1 voorgevulde spuit
EU/1/17/1234/007 2 voorgevulde spuiten
Tremfya 200 mg oplossing voor injectie in een voorgevulde pen
EU/1/17/1234/008 1 voorgevulde pen
EU/1/17/1234/009 2 voorgevulde pennen
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 10 november 2017
Datum van laatste verlenging: 15 juli 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Tremfya 200 mg concentraat voor oplossing voor infusie
1. NAAM VAN HET GENEESMIDDEL
Tremfya 200 mg concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat 200 mg guselkumab in 20 ml oplossing (10 mg/ml). Na verdunning bevat elke ml 0,8 mg guselkumab.
Guselkumab is een geheel humaan immunoglobuline-G1-lambda (IgG1λ)-monoklonaal antilichaam (mAb) en wordt met behulp van recombinant-DNA-technologie geproduceerd in ovariumcellen van de Chinese hamster (CHO-cellen).
Hulpstof(fen) met bekend effect
Dit geneesmiddel bevat 10 mg polysorbaat 80 (E433) in elke injectieflacon. Dit komt overeen met 0,5 mg/ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie.
De oplossing is helder en kleurloos tot lichtgeel, met een streef-pH van 5,8 en een osmolariteit van ongeveer 302,7 mOsm/l.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Colitis ulcerosa
Tremfya is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve colitis ulcerosa die onvoldoende of niet meer reageren op ofwel conventionele therapie ofwel een biologische behandeling of deze behandelingen niet verdragen.
Ziekte van Crohn
Tremfya is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve ziekte van Crohn die onvoldoende of niet meer reageren op ofwel conventionele therapie ofwel een biologische behandeling of deze behandelingen niet verdragen.
4.2 Dosering en wijze van toediening
Dit geneesmiddel is bedoeld voor gebruik onder begeleiding en supervisie van een arts met ervaring in het diagnosticeren en behandelen van aandoeningen waarvoor het geïndiceerd is.
Guselkumab 200 mg concentraat voor oplossing voor infusie mag alleen worden gebruikt voor de inductiedosis.
Dosering
Colitis ulcerosa
Een van de volgende twee inductiedoseringsschema’s wordt aanbevolen:
- 200 mg toegediend via intraveneuze infusie in week 0, week 4 en week 8. of
400 mg toegediend via subcutane injectie (gegeven als twee opeenvolgende injecties van elk
200 mg) in week 0, week 4 en week 8. Raadpleeg de SmPC voor Tremfya 200 mg oplossing voor injectie.
Na voltooiing van het inductiedoseringsschema is de aanbevolen onderhoudsdosis vanaf week 16 100 mg toegediend via subcutane injectie elke 8 weken (q8w). Als alternatief kan voor patiënten die volgens klinisch oordeel onvoldoende therapeutisch voordeel hebben bij de inductiebehandeling een onderhoudsdosis van 200 mg worden overwogen, toegediend via subcutane injectie vanaf week 12 en vervolgens elke 4 weken (q4w) (zie rubriek 5.1). Raadpleeg de SmPC voor Tremfya 100 mg oplossing voor injectie en 200 mg oplossing voor injectie.
Immunomodulatoren en/of corticosteroïden mogen worden voortgezet tijdens de behandeling met guselkumab. Bij patiënten die respons hebben vertoond op behandeling met guselkumab, kunnen corticosteroïden worden verminderd of stopgezet volgens de zorgstandaard.
Er dient overwogen te worden om de behandeling stop te zetten bij patiënten bij wie na 24 weken behandeling geen therapeutisch voordeel is aangetoond.
Ziekte van Crohn
Een van de volgende twee inductiedoseringsschema’s wordt aanbevolen:
- 200 mg toegediend via intraveneuze infusie in week 0, week 4 en week 8. of
400 mg toegediend via subcutane injectie (gegeven als twee opeenvolgende injecties van elk
200 mg) in week 0, week 4 en week 8. Raadpleeg de SmPC voor Tremfya 200 mg oplossing voor injectie.
Na voltooiing van het inductiedoseringsschema is de aanbevolen onderhoudsdosis vanaf week 16 100 mg toegediend via subcutane injectie elke 8 weken (q8w). Als alternatief kan voor patiënten die volgens klinisch oordeel onvoldoende therapeutisch voordeel hebben bij de inductiebehandeling een onderhoudsdoseringsschema van 200 mg worden overwogen, toegediend via subcutane injectie vanaf week 12 en vervolgens elke 4 weken (q4w) (zie rubriek 5.1). Raadpleeg de SmPC voor Tremfya 100 mg oplossing voor injectie en 200 mg oplossing voor injectie.
Immunomodulatoren en/of corticosteroïden mogen worden voortgezet tijdens de behandeling met guselkumab. Bij patiënten die respons hebben vertoond op behandeling met guselkumab, kunnen corticosteroïden worden verminderd of stopgezet volgens de zorgstandaard.
Er dient overwogen te worden om de behandeling stop te zetten bij patiënten bij wie na 24 weken behandeling geen therapeutisch voordeel is aangetoond.
Gemiste dosis
Als een dosis wordt overgeslagen, moet de dosis zo snel mogelijk worden toegediend. Daarna moet de toediening op het normale geplande tijdstip worden hervat.
Bijzondere populaties
Ouderen
De dosis hoeft niet te worden aangepast (zie rubriek 5.2).
Er is beperkte informatie bij patiënten met een leeftijd van ≥ 65 jaar en zeer beperkte informatie bij patiënten met een leeftijd van ≥ 75 jaar (zie rubriek 5.2).
Nier- of leverinsufficiëntie
Tremfya is niet bij deze patiëntengroepen onderzocht. Over het algemeen wordt niet verwacht dat deze aandoeningen een significante invloed zullen hebben op de farmacokinetiek van monoklonale antilichamen, en dosisaanpassingen worden niet noodzakelijk geacht. Zie rubriek 5.2 voor verdere informatie over de eliminatie van guselkumab.
Pediatrische patiënten
De veiligheid en werkzaamheid van Tremfya bij kinderen en adolescenten jonger dan 18 jaar met colitis ulcerosa en de ziekte van Crohn zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Tremfya 200 mg concentraat voor oplossing voor infusie is uitsluitend bestemd voor intraveneus gebruik. Het moet over een periode van ten minste één uur worden toegediend. Elke injectieflacon is uitsluitend voor eenmalig gebruik. Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Ernstige overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Klinisch relevante actieve infecties (bijv. actieve tuberculose, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Guselkumab kan het risico op infectie verhogen. Bij patiënten met een klinisch relevante actieve infectie mag de behandeling niet worden begonnen voordat de infectie is verdwenen of adequaat is behandeld.
Met guselkumab behandelde patiënten dienen te worden geïnstrueerd om medische hulp in te roepen wanneer er klachten of symptomen van een klinisch relevante chronische of acute infectie optreden. Als er zich bij een patiënt een klinisch relevante of ernstige infectie ontwikkelt of als een patiënt niet reageert op de gebruikelijke behandeling, dient de patiënt nauwlettend te worden gevolgd en dient er met behandeling te worden gestopt totdat de infectie is verdwenen.
Controle op tuberculose voorafgaand aan de behandeling
Alvorens een behandeling te beginnen, dient te worden nagegaan of de patiënt tuberculose (tbc) heeft. Patiënten die guselkumab krijgen dienen tijdens en na de behandeling te worden gecontroleerd op klachten en symptomen van actieve tbc. Antituberculosetherapie dient te worden overwogen alvorens behandeling te beginnen bij patiënten met een voorgeschiedenis van latente of actieve tbc bij wie een adequate behandelkuur niet kan worden bevestigd.
Overgevoeligheid
Ernstige overgevoeligheidsreacties, inclusief anafylaxie, zijn gemeld in de post-marketingsituatie (zie rubriek 4.8). Sommige ernstige overgevoeligheidsreacties traden enkele dagen na behandeling met guselkumab op, waaronder gevallen met urticaria en dyspneu. Als er een ernstige overgevoeligheidsreactie optreedt, dient de toediening van guselkumab onmiddellijk te worden stopgezet en de gepaste behandeling te worden gestart.
Verhogingen van levertransaminase
In klinische studies bij arthritis psoriatica kwamen leverenzymverhogingen vaker voor bij patiënten behandeld met guselkumab q4w vergeleken met patiënten behandeld met guselkumab q8w of met placebo (zie rubriek 4.8).
Bij het voorschrijven van guselkumab q4w bij arthritis psoriatica wordt het monitoren van leverenzymen op baseline en daarna bij de routinematige behandeling van de patiënt aangeraden. Indien er toenames in alanineaminotransferase (ALAT) of aspartaataminotransferase (ASAT) worden waargenomen en door medicatie geïnduceerde leverschade wordt vermoed, dient de behandeling tijdelijk te worden onderbroken totdat deze diagnose is uitgesloten.
Immunisaties
Voordat er met de behandeling wordt begonnen, dient te worden overwogen om alle aangewezen immunisaties conform de huidige immunisatierichtlijnen uit te voeren. Levende vaccins mogen niet gelijktijdig worden gebruikt bij patiënten die met guselkumab worden behandeld. Er zijn geen gegevens beschikbaar over de respons op levende of geïnactiveerde vaccins.
Voor een vaccinatie met levende virussen of levende bacteriën dient de behandeling na de laatste dosis ten minste 12 weken te worden onderbroken en kan deze op zijn vroegst 2 weken na de vaccinatie worden hervat. Artsen dienen de Samenvatting van de productkenmerken voor het specifieke vaccin te raadplegen voor aanvullende informatie en advies over het bijkomend gebruik van immunosuppressiva na de vaccinatie.
Hulpstoffen met bekend effect
Polysorbaat 80-gehalte
Dit geneesmiddel bevat 10 mg polysorbaat 80 (E433) in elke injectieflacon. Dit komt overeen met 0,5 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Interacties met substraten van CYP450
In een fase I-studie bij patiënten met matige tot ernstige plaque psoriasis waren veranderingen in de systemische blootstelling (Cmax en AUCinf) van midazolam, S-warfarine, omeprazol, dextromethorfan en cafeïne na een eenmalige dosis guselkumab niet klinisch relevant, wat erop wijst dat interacties tussen guselkumab en substraten van diverse CYP-enzymen (CYP3A4, CYP2C9, CYP2C19, CYP2D6 en CYP1A2) niet waarschijnlijk zijn. Een dosisaanpassing is niet nodig bij gelijktijdige toediening van guselkumab en CYP450-substraten.
Gelijktijdige immunosuppressieve therapie of lichttherapie
In studies bij psoriasis zijn de veiligheid en werkzaamheid van guselkumab in combinatie met immunosuppressiva - waaronder biologische geneesmiddelen - of lichttherapie niet onderzocht. In studies bij arthritis psoriatica leek gelijktijdig gebruik van methotrexaat (MTX) de veiligheid of werkzaamheid van guselkumab niet te beïnvloeden.
In studies bij colitis ulcerosa en de ziekte van Crohn leek gelijktijdig gebruik van immunomodulatoren (bijv. azathioprine [AZA], 6-mercaptopurine [6-MP]) of corticosteroïden geen invloed te hebben op de veiligheid of werkzaamheid van guselkumab.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 12 weken na de behandeling.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van guselkumab bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de zwangerschap, ontwikkeling van het embryo/de foetus, de bevalling of de postnatale ontwikkeling (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Tremfya te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of guselkumab bij de mens in de moedermelk wordt uitgescheiden. Het is bekend dat menselijke IgG’s gedurende de eerste dagen na de geboorte worden uitgescheiden in de moedermelk en snel daarna afnemen tot lage concentraties. Derhalve kan een risico voor de met moedermelk gevoede zuigeling tijdens deze periode niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Tremfya niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Zie rubriek 5.3 voor informatie over de uitscheiding van guselkumab in dierlijke melk (cynomolgusapen).
Vruchtbaarheid
Het effect van guselkumab op de vruchtbaarheid bij de mens is niet geëvalueerd. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tremfya heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerking was infecties van de luchtwegen (ongeveer 8% van de patiënten in studies bij colitis ulcerosa, 11% van de patiënten in studies bij de ziekte van Crohn en 15% van de patiënten in de klinische studies bij psoriasis en bij arthritis psoriatica).
Het algemene veiligheidsprofiel bij patiënten die worden behandeld met Tremfya is vergelijkbaar voor patiënten met psoriasis, arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn.
Bijwerkingen in tabelvorm
Tabel 1 toont een lijst van bijwerkingen uit klinische studies bij psoriasis, arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn en bijwerkingen gemeld uit post-marketingervaring. De bijwerkingen zijn ingedeeld volgens de MedDRA systeem/orgaanklassen en frequenties, met de volgende definities: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn de bijwerkingen gerangschikt in volgorde van afnemende ernst.
Tabel 1: Lijst van bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak Soms Soms Soms | Luchtweginfecties Herpes simplex infecties Tinea-infecties Gastro-enteritis |
| Immuunsysteemaandoeningen | Zelden Zelden | Overgevoeligheid Anafylaxie |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn |
| Maagdarmstelselaandoeningen | Vaak | Diarree |
| Huid- en onderhuidaandoeningen | Vaak Soms | Rash Urticaria |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak | Artralgie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Injectieplaatsreacties |
| Onderzoeken | Vaak Soms | Transaminasen verhoogd Neutrofielentelling verlaagd |
Beschrijving van geselecteerde bijwerkingen
Transaminasen verhoogd
In twee klinische fase III-studies bij arthritis psoriatica werd in de placebogecontroleerde periode de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd, leverfunctietest abnormaal, hypertransaminasemie) vaker gemeld in de met guselkumab behandelde groepen (8,6% in de 100 mg subcutane q4w-groep en 8,3% in de 100 mg subcutane q8w-groep) dan in de placebogroep (4,6%). In de loop van 1 jaar werd de bijwerking transaminasen verhoogd (zoals hierboven) gemeld bij 12,9% van de patiënten in de q4w-groep en bij 11,7% van de patiënten in de q8w-groep.
Op basis van laboratoriummetingen waren de meeste transaminaseverhogingen (ALAT en ASAT) ≤ 3 x de bovengrens van normaal (upper limit of normal; ULN). Transaminaseverhogingen van > 3 tot ≤ 5 x ULN en > 5 x ULN kwamen weinig voor en traden in de guselkumab-q4w-groep vaker op dan in de guselkumab-q8w-groep (tabel 2). Een vergelijkbaar frequentiepatroon naar ernst en naar behandelgroep werd waargenomen tot en met het eind van de 2 jaar durende klinische fase III-studie bij arthritis psoriatica.
Tabel 2: Frequentie van patiënten met post-baseline transaminaseverhogingen in twee klinische fase III‑studies bij arthritis psoriatica
| T/m week 24a | T/m 1 jaarb | ||||
| Placebo N=370c | guselkumab 100 mg q8w N=373c | guselkumab 100 mg q4w N=371c | guselkumab 100 mg q8w N=373c | guselkumab 100 mg q4w N=371c | |
| ALAT | |||||
| >1 tot ≤3 x ULN | 30,0% | 28,2% | 35,0% | 33,5% | 41,2% |
| >3 tot ≤ 5 x ULN | 1,4% | 1,1% | 2,7% | 1,6% | 4,6% |
| >5 x ULN | 0,8% | 0,8% | 1,1% | 1,1% | 1,1% |
| ASAT | |||||
| >1 tot ≤3 x ULN | 20,0% | 18,8% | 21,6% | 22,8% | 27,8% |
| >3 tot ≤ 5 x ULN | 0,5% | 1,6% | 1,6% | 2,9% | 3,8% |
| >5 x ULN | 1,1% | 0,5% | 1,6% | 0,5% | 1,6% |
a placebogecontroleerde periode
b patiënten naar placebo gerandomiseerd op baseline en via crossover overgezet op guselkumab zijn niet inbegrepen c aantal patiënten met ten minste één beoordeling na baseline voor de specifieke laboratoriumtest binnen de periode
De frequentie van transaminaseverhogingen (ALAT en ASAT) voor de guselkumab-q8w-dosis was in de klinische studies bij psoriasis, gedurende 1 jaar, gelijk aan wat werd waargenomen voor de guselkumab-q8w-dosis in klinische studies bij arthritis psoriatica. Gedurende 5 jaar nam de incidentie van transaminaseverhoging per jaar behandeling met guselkumab niet toe. De meeste transaminaseverhogingen waren ≤ 3 x ULN.
In de meeste gevallen was de verhoging in transaminasen voorbijgaand en leidde deze niet tot het stoppen met de behandeling.
In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werd in de placebogecontroleerde inductieperiode (week 0-12) de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd en leverfunctietest verhoogd) vaker gemeld in de met guselkumab behandelde groepen (1,7% van de patiënten) dan in de placebogroep (0,6% van de patiënten). In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werd in de rapportageperiode van ongeveer een jaar de bijwerking transaminasen verhoogd (dit omvat ALAT verhoogd, ASAT verhoogd, leverenzym verhoogd, transaminasen verhoogd, leverfunctietest abnormaal en leverfunctietest verhoogd) gemeld bij 3,4% van de patiënten in de groep behandeld met guselkumab 200 mg subcutaan q4w en bij 4,1% van de patiënten in de groep behandeld met guselkumab 100 mg subcutaan q8w, tegenover 2,4% in de placebogroep.
Op basis van laboratoriummetingen in samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn was de frequentie van ALAT- of ASAT-verhogingen lager dan die waargenomen in klinische fase III-studies bij arthritis psoriatica. In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werden in de placebogecontroleerde periode (week 12) ALAT-verhoging (< 1% van de patiënten) en ASAT-verhoging (< 1% van de patiënten) ≥ 3 x ULN gemeld bij patiënten behandeld met guselkumab. In samengevoegde klinische fase II- en III-studies bij de ziekte van Crohn werden in de rapportageperiode van ongeveer een jaar ALAT-verhoging en/of ASAT-verhoging ≥ 3 x ULN gemeld bij 2,7% van de patiënten in de groep behandeld met guselkumab 200 mg subcutaan q4w en bij 2,6% van de patiënten in de groep behandeld met guselkumab 100 mg subcutaan q8w, tegenover 1,9% in de placebogroep. In de meeste gevallen was de verhoging in transaminasen voorbijgaand en leidde deze niet tot het stoppen met de behandeling.
Neutrofielentelling verlaagd
In twee klinische fase III-studies bij arthritis psoriatica werd in de placebogecontroleerde periode de bijwerking verlaagde neutrofielentelling vaker gemeld in de met guselkumab behandelde groepen (0,9%) dan in de placebogroep (0%). In de loop van 1 jaar werd de bijwerking verlaagde neutrofielentelling gemeld bij 0,9% van de met guselkumab behandelde patiënten. In de meeste gevallen was de afname van de neutrofielentelling in het bloed licht, voorbijgaand, niet geassocieerd met infectie en leidde deze niet tot het stoppen met de behandeling.
Gastro-enteritis
In twee klinische fase III-studies bij psoriasis trad tijdens de placebogecontroleerde periode vaker gastro-enteritis op in de groep die werd behandeld met guselkumab (1,1%) dan in de placebogroep (0,7%). Tot en met week 264 meldde 5,8% van alle met guselkumab behandelde patiënten gastro-enteritis. De bijwerkingen van gastro-enteritis waren niet ernstig en leidden t/m week 264 niet tot stopzetting van guselkumab. De frequenties van gastro-enteritis waargenomen in klinische studies bij arthritis psoriatica in de placebogecontroleerde periode waren gelijk aan die waargenomen in de klinische studies bij psoriasis.
Injectieplaatsreacties
In twee klinische fase III-studies bij psoriasis kwamen t/m week 48 bij 0,7% van de injecties met guselkumab en bij 0,3% van de injecties met placebo injectieplaatsreacties voor. Tot en met week 264 ging 0,4% van de guselkumab-injecties gepaard met injectieplaatsreacties. Injectieplaatsreacties waren in het algemeen licht tot matig in ernst; geen van deze bijwerkingen was ernstig en één van deze bijwerkingen leidde tot stopzetting van guselkumab.
In twee klinische fase III-studies bij arthritis psoriatica was t/m week 24 het aantal patiënten dat 1 of meer injectieplaatsreacties meldde laag en iets hoger in de guselkumab-groepen dan in de placebogroep; 5 (1,3%) patiënten in de guselkumab-q8w-groep, 4 (1,1%) patiënten in de guselkumab-q4w-groep en 1 (0,3%) patiënt in de placebogroep. Eén patiënt stopte met guselkumab vanwege een injectieplaatsreactie tijdens de placebogecontroleerde periode van de klinische studies bij arthritis psoriatica. In de loop van 1 jaar was het percentage patiënten dat melding maakte van 1 of meer injectieplaatsreacties 1,6% in de q8w-guselkumab-groep en 2,4% in de q4w-guselkumab-groep. Over het geheel genomen was het percentage injecties geassocieerd met injectieplaatsreacties waargenomen in klinische studies bij arthritis psoriatica, in de hele placebogecontroleerde periode gelijk aan de percentages waargenomen in de klinische studies bij psoriasis.
In de klinische fase III-onderhoudsstudie bij colitis ulcerosa was t/m week 44 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 7,9% (2,5% van de injecties) in de guselkumab 200 mg subcutane q4w-groep (guselkumab 200 mg werd toegediend als twee injecties van 100 mg in de klinische fase III-onderhoudsstudie bij colitis ulcerosa) en geen injectieplaatsreacties in de guselkumab 100 mg subcutane q8w-groep. De meeste injectieplaatsreacties waren licht en geen enkele was ernstig.
In klinische fase II- en III-studies bij de ziekte van Crohn was t/m week 48 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 4,1% (0,8% van de injecties) in de behandelgroep die guselkumab 200 mg intraveneuze inductie gevolgd door 200 mg subcutaan q4w kreeg en 1,4% van de patiënten (0,6% van de injecties) in de groep die guselkumab 200 mg intraveneuze inductie gevolgd door 100 mg subcutaan q8w kreeg. Over het geheel waren de injectieplaatsreacties licht, geen enkele was ernstig.
In een klinische fase III-studie bij de ziekte van Crohn was t/m week 48 het aantal patiënten dat 1 of meer injectieplaatsreacties op guselkumab meldde 7% (1,3% van de injecties) in de behandelgroep die guselkumab 400 mg subcutane inductie gevolgd door 200 mg subcutaan q4w kreeg en 4,3% van de patiënten (0,7% van de injecties) in de groep die guselkumab 400 mg subcutane inductie gevolgd door 100 mg subcutaan q8w kreeg. De meeste injectieplaatsreacties waren licht, geen enkele was ernstig.
Immunogeniciteit
De immunogeniciteit van guselkumab werd geëvalueerd met behulp van een gevoelige, voor het geneesmiddel tolerante immunoassay.
In samengevoegde analyses van fase II- en fase III-studies bij patiënten met psoriasis en arthritis psoriatica ontwikkelden zich in een periode van maximaal 52 weken behandeling bij 5% (n=145) van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 8% (n=12) antilichamen die als neutraliserend werden geclassificeerd, wat gelijkstaat aan 0,4% van alle patiënten die met guselkumab werden behandeld. In samengevoegde analyses van fase III-studies bij patiënten met psoriasis ontwikkelde ongeveer 15% van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel in een periode van maximaal 264 weken behandeling. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 5% antilichamen die als neutraliserend werden geclassificeerd. Dit staat gelijk aan 0,76% van alle patiënten die met guselkumab werden behandeld. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties. In samengevoegde analyses van fase II- en fase III-studies bij patiënten met colitis ulcerosa die werden behandeld met intraveneuze inductie gevolgd door subcutane onderhoudsbehandeling, ontwikkelde ongeveer 12% (n=58) van de patiënten die tot 56 weken met guselkumab behandeld werden antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 16% (n=9) antilichamen die als neutraliserend werden geclassificeerd, wat gelijkstaat aan 2% van alle patiënten die met guselkumab werden behandeld. In een fase III-analyse bij patiënten met colitis ulcerosa die werden behandeld met subcutane inductie gevolgd door subcutane onderhoudsbehandeling, ontwikkelde tot week 24 ongeveer 9% (n=24) van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had 13% (n=3) antilichamen die als neutraliserend werden geclassificeerd, wat gelijkstaat aan 1% van de met guselkumab behandelde patiënten. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties.
In samengevoegde analyses van fase II- en fase III-studies bij patiënten met de ziekte van Crohn die werden behandeld met intraveneuze inductie gevolgd door een subcutaan onderhoudsdoseringsschema ontwikkelden zich tot week 48 bij ongeveer 5% (n=30) van de patiënten behandeld met guselkumab antilichamen tegen het geneesmiddel. Van de patiënten bij wie zich antilichamen tegen het geneesmiddel ontwikkelden, had ongeveer 7% (n=2) antilichamen die als neutraliserende antilichamen werden geclassificeerd, wat gelijkstaat aan 0,3% van de met guselkumab behandelde patiënten. In een analyse van een fase III-studie bij patiënten met de ziekte van Crohn die waren behandeld met subcutane inductie gevolgd door een subcutaan onderhoudsdoseringsschema, ontwikkelde tot week 48 ongeveer 9% (n=24) van de met guselkumab behandelde patiënten antilichamen tegen het geneesmiddel. Van die patiënten had 13% (n=3) antilichamen die als neutraliserende antilichamen werden geclassificeerd. Dit staat gelijk aan 1% van de met guselkumab behandelde patiënten. Er was geen verband tussen de vorming van antilichamen tegen het geneesmiddel en een lagere werkzaamheid of de ontwikkeling van injectieplaatsreacties.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische studies zijn zowel intraveneuze doses guselkumab van maximaal 1.200 mg als subcutane doses van maximaal 400 mg bij één enkel toedieningsbezoek toegediend, zonder dosisbeperkende toxiciteit. In geval van een overdosis moet de patiënt op klachten en symptomen van bijwerkingen worden gecontroleerd en moet er onmiddellijk een geëigende symptomatische behandeling worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, interleukineremmers, ATC-code: L04AC16.
Werkingsmechanisme
Guselkumab is een humaan IgG1λ-monoklonaal antilichaam (mAb) dat zich selectief met hoge specificiteit en affiniteit bindt aan het interleukine 23 (IL-23)-eiwit via de antigeenbindingsplaats. IL-23 is een cytokine die betrokken is bij ontstekingsreacties en immuunresponsen. Door de binding van IL-23 aan zijn receptor te blokkeren, remt guselkumab de IL-23-afhankelijke celsignalering en de afgifte van ontstekingsbevorderende cytokinen.
De concentratie van IL-23 is verhoogd in de huid van patiënten met plaque psoriasis. Bij patiënten met colitis ulcerosa of de ziekte van Crohn is de concentratie van IL-23 in het weefsel van de dikke darm verhoogd. In in-vitromodellen is aangetoond dat guselkumab de biologische activiteit van IL-23 remt door de interactie van IL-23 met de IL-23-receptor op het celoppervlak te blokkeren, waardoor de via IL-23 gemedieerde signaaltransductie, activering en cytokinecascades worden verstoord. Guselkumab oefent zijn klinische effecten bij plaque psoriasis, arthritis psoriatica, colitis ulcerosa en de ziekte van Crohn uit door blokkering van de cytokine IL-23-route.
Myeloïde cellen die Fc-gamma receptor 1 (CD64) tot expressie brengen, blijken een overheersende bron van IL-23 te zijn in ontstoken weefsel bij psoriasis, colitis ulcerosa en de ziekte van Crohn. Guselkumab heeft in vitro blokkering van IL-23 en binding aan CD64 aangetoond. Deze resultaten geven aan dat guselkumab in staat is IL-23 te neutraliseren aan de cellulaire bron van ontsteking.
Farmacodynamische effecten
In een fase I-studie resulteerde behandeling met guselkumab in week 12, ten opzichte van baseline, in een verminderde expressie van genen betrokken bij de IL-23/Th17-route en van bij psoriasis voorkomende genexpressieprofielen. Dit bleek uit analyse van mRNA van huidlaesiebiopten van patiënten met plaque psoriasis. In dezelfde fase I-studie resulteerde behandeling met guselkumab in week 12 in verbetering van histologische parameters van psoriasis, waaronder afname van de dikte van de epidermis en van de T-celdichtheid. Bovendien werden in fase II- en fase III-studies bij plaque psoriasis bij patiënten die met guselkumab werden behandeld lagere serumconcentraties van IL-17A, IL-17F en IL-22 waargenomen dan bij patiënten behandeld met placebo. Deze resultaten komen overeen met het klinisch voordeel dat bij de behandeling van plaque psoriasis met guselkumab werd waargenomen.
In fase III-studies waren bij patiënten met arthritis psoriatica de serumconcentraties van acutefase-eiwitten C-reactief proteïne, serum-amyloïd A en IL-6, en Th17-effectorcytokines IL-17A, IL-17F en IL-22 op baseline verhoogd. Guselkumab verlaagde de concentraties van deze eiwitten binnen 4 weken na het begin van de behandeling. Guselkumab verlaagde de concentraties van deze eiwitten in week 24 verder in vergelijking met baseline en ook in vergelijking met placebo.
Bij patiënten met colitis ulcerosa of de ziekte van Crohn leidde de behandeling met guselkumab tot verlagingen van ontstekingsmarkers, waaronder C-reactief proteïne (CRP) en fecaal calprotectine tot en met inductieweek 12, die aanhielden gedurende een jaar onderhoudsbehandeling. De serumeiwitconcentraties van IL-17A, IL-22 en IFNγ daalden al vanaf week 4 en bleven dalen tot en met inductieweek 12. Guselkumab verlaagde ook de RNA-concentraties van IL-17A, IL-22 en IFNγ in colonslijmvliesbiopten op week 12.
Klinische werkzaamheid en veiligheid
Colitis ulcerosa
De werkzaamheid en veiligheid van guselkumab werden geëvalueerd in drie multicentrische, gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studies (QUASAR intraveneuze inductiestudie, QUASAR onderhoudsstudie en ASTRO subcutane inductiestudie) bij volwassen patiënten met matig tot ernstig actieve colitis ulcerosa die onvoldoende respons, verlies van respons of intolerantie hadden voor corticosteroïden, conventionele immunomodulatoren (AZA, 6-MP), biologische therapie (TNF-blokkers, vedolizumab), een Janus-kinase (JAK)-remmer en/of (alleen van toepassing op ASTRO) sfingosine-1-fosfaat (S1P)-receptormodulatoren. Daarnaast werden de werkzaamheid en veiligheid van guselkumab geëvalueerd in een gerandomiseerde, dubbelblinde, placebogecontroleerde, dosisbepalende fase IIb-inductiestudie (QUASAR dosisbepalende inductiestudie) waaraan een vergelijkbare populatie patiënten met colitis ulcerosa deelnam als aan de fase III-inductiestudie.
Ziekteactiviteit werd beoordeeld met de gemodificeerde Mayo-score (mMS), een 3-componenten Mayo-score (0-9) die bestaat uit de som van de volgende subscores (0 tot 3 voor elke subscore): stoelgangsfrequentie (SFS), rectale bloeding (RBS) en bevindingen op centraal beoordeelde endoscopie (ES). Matig tot ernstig actieve colitis ulcerosa werd gedefinieerd als een mMS tussen 5 en 9, een RBS ≥ 1 en een ES van 2 (gedefinieerd door duidelijk erytheem, afwezig vaatpatroon, broosheid en/of erosies) of een ES van 3 (gedefinieerd door spontane bloeding en ulceratie).
Inductiestudie: QUASAR IS
In de inductiestudie QUASAR IS werden patiënten in een 3:2 verhouding gerandomiseerd om ofwel guselkumab 200 mg ofwel placebo te ontvangen via intraveneuze infusie op week 0, week 4 en week 8. In totaal werden 701 patiënten geëvalueerd. Bij baseline was de mediane mMS 7, met 35,5% van de patiënten met een baseline mMS van 5 tot 6 en 64,5% met een mMS van 7 tot 9, en 67,9% van de patiënten met een baseline ES van 3. De mediane leeftijd was 39 jaar (variërend van 18 tot 79 jaar); 43,1% was vrouw; en 72,5% identificeerde zich als blank, 21,4% als Aziatisch en 1% als zwart.
De deelnemende patiënten mochten stabiele doses orale aminosalicylaten, MTX, 6-MP, AZA en/of orale corticosteroïden gebruiken. Bij baseline kreeg 72,5% van de patiënten aminosalicylaten, 20,8% van de patiënten immunomodulatoren (MTX, 6-MP of AZA) en 43,1% van de patiënten corticosteroïden. Gelijktijdige biologische therapieën of JAK-remmers waren niet toegestaan.
In totaal had 49,1% van de patiënten eerder geen respons op ten minste één biologische therapie en/of JAK-remmer. Van deze patiënten had 87,5%, 54,1% en 18% eerder geen respons op respectievelijk een TNF-blokker, vedolizumab of een JAK-remmer, en had 47,4% geen respons op behandeling met 2 of meer van deze therapieën. In totaal had 48,4% van de patiënten nog nooit biologische geneesmiddelen en JAK-remmers gekregen en had 2,6% eerder een biologisch geneesmiddel of JAK-remmer gekregen maar had daar wel respons op.
Het primaire eindpunt was klinische remissie zoals gedefinieerd door de mMS op week 12. Secundaire eindpunten op week 12 waren symptomatische remissie, endoscopische genezing, klinische respons, histologische endoscopische mucosale genezing, vermoeidheidsrespons en IBDQ-remissie (tabel 3).
Een significant groter aantal patiënten was in klinische remissie op week 12 in de met guselkumab behandelde groep in vergelijking met de placebogroep.
Tabel 3: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten op week 12 in
QUASAR IS
| Eindpunt | Placebo % | Guselkumab 200 mg intraveneuze inductiea % | Behandelverschil (95%-BI) |
| Klinische remissieb | |||
| Totale populatie | 8% (N=280) | 23% (N=421) | 15% (10%, 20%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 12% (N=137) | 32% (N=202) | 20% (12%, 28%) |
| Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 4% (N=136) | 13% (N=208) | 9% (3%, 14%) |
| Symptomatische remissief | |||
| Totale populatie | 21% (N=280) | 50% (N=421) | 29% (23%, 36%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 26% (N=137) | 60% (N=202) | 34% (24%, 44%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 14% (N=136) | 38% (N=208) | 24% (16%, 33%) |
| Endoscopische genezingg | |||
| Totale populatie | 11% (N=280) | 27% (N=421) | 16% (10%, 21%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 17% (N=137) | 38% (N=202) | 21% (12%, 30%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 5% (N=136) | 15% (N=208) | 10% (4%, 16%) |
| Klinische responsh | |||
| Totale populatie | 28% (N=280) | 62% (N=421) | 34% (27%, 41%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 35% (N=137) | 71% (N=202) | 36% (26%, 46%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 20% (N=136) | 51% (N=208) | 32% (22%, 41%) |
| Histologische endoscopische mucosale genezingi | |||
| Totale populatie | 8% (N=280) | 24% (N=421) | 16% (11%, 21%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 11% (N=137) | 33% (N=202) | 22% (13%, 30%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 4% (N=136) | 13% (N=208) | 9% (3%, 15%) |
| Vermoeidheidsresponsj | |||
| Totale populatie | 21% (N=280) | 41% (N=421) | 20% (13%, 26%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 29% (N=137) | 42% (N=202) | 12% (2%, 23%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 13% (N=136) | 38% (N=208) | 25% (17%, 34%) |
| IBDQ-remissiek | |||
| Totale populatie | 30% (N=280) | 51% (N=421) | 22% (15%, 29%)c |
| Biologisch geneesmiddel- en JAK-remmer-naïefd | 34% (N=137) | 62% (N=202) | 28% (18%, 38%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmere | 24% (N=136) | 39% (N=208) | 15% (5%, 25%) |
a Guselkumab 200 mg als een intraveneuze inductie op week 0, week 4 en week 8.
b Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
c p < 0,001, aangepast behandelverschil (95%-BI) op basis van Cochran-Mantel-Haenszel-methode (aangepast voor stratificatiefactoren: faalstatus van biologisch geneesmiddel en/of JAK-remmer en gelijktijdig gebruik van corticosteroïden bij baseline).
d Nog eens extra 7 patiënten in de placebogroep en 11 patiënten in de guselkumabgroep werden eerder blootgesteld aan een biologisch geneesmiddel of JAK-remmer, maar faalden niet.
e Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) en/of een
Janus-kinase (JAK)-remmer voor colitis ulcerosa.
f Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en een subscore voor rectale bloeding van 0.
g Een subscore voor endoscopie van 0 of 1 zonder broosheid.
h Daling ten opzichte van de inductiebaseline van de gemodificeerde Mayo-score met ≥ 30% en ≥ 2 punten, met ofwel een daling van
≥ 1 punt ten opzichte van de baseline in de subscore voor rectale bloeding of een subscore voor rectale bloeding van 0 of 1. i Een combinatie van histologische genezing [neutrofieleninfiltratie in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel volgens het Geboes-scoresysteem] en endoscopische genezing zoals hierboven gedefinieerd. j Vermoeidheid werd beoordeeld met de PROMIS-Fatigue Short Form 7a. Vermoeidheidsrespons werd gedefinieerd als een verbetering ≥ 7 punten ten opzichte van baseline, wat als klinisch betekenisvol wordt beschouwd.
k Totale score van de vragenlijst voor inflammatoire darmziekten (Inflammatory Bowel Disease Questionnaire) ≥ 170.
In de QUASAR IS en QUASAR dosisbepalende inductiestudie werden ook 48 patiënten geïncludeerd met een baseline mMS van 4, inclusief een ES van 2 of 3 en een RBS ≥ 1. Bij patiënten met een baseline mMS van 4 was de werkzaamheid van guselkumab ten opzichte van placebo, gemeten aan de hand van klinische remissie, klinische respons en endoscopische genezing op week 12, consistent met de totale populatie met matig tot ernstig actieve colitis ulcerosa.
Subscores voor rectale bloeding en stoelgangsfrequentie
Bij patiënten die werden behandeld met guselkumab werd al in week 2 een daling van de subscores voor rectale bloeding en stoelgangsfrequentie waargenomen en deze bleven dalen tot en met week 12. Onderhoudsstudie: QUASAR MS
In de QUASAR MS werden 568 patiënten geëvalueerd die op 12 weken klinische respons hadden na intraveneuze toediening van guselkumab in ofwel QUASAR IS of in de QUASAR dosisbepalende inductiestudie. In de QUASAR MS werden deze patiënten gerandomiseerd om een subcutaan onderhoudsschema te ontvangen van ofwel guselkumab 100 mg elke 8 weken, guselkumab 200 mg elke 4 weken of placebo gedurende 44 weken.
Het primaire eindpunt was klinische remissie zoals gedefinieerd door mMS op week 44. Secundaire eindpunten op week 44 waren onder andere symptomatische remissie, endoscopische genezing, corticosteroïdvrije klinische remissie, histologische endoscopische mucosale genezing, vermoeidheidsrespons en IBDQ-remissie (tabel 4).
Een significant groter aantal patiënten was in klinische remissie op week 44 in beide met guselkumab behandelde groepen in vergelijking met de placebogroep.
Tabel 4: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten op week 44 in
QUASAR MS
| Eindpunt | Placebo % | Guselkumab 100 mg q8w subcutane injectiea % | Guselkumab 200 mg q4w subcutane injectieb % | Behandelverschil (95%-BI) | |
Guselkumab 100 mg | Guselkumab 200 mg | ||||
| Klinische remissiec | |||||
| Totale populatied | 19% (N=190) | 45% (N=188) | 50% (N=190) | 25% (16%, 34%)e | 30% (21%, 38%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 26% (N=108) | 50% (N=105) | 58% (N=96) | 24% (12%, 36%) | 29% (17%, 41%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 40% (N=77) | 40% (N=88) | 30% (19%, 42%) | 32% (21%, 44%) |
| Symptomatische remissieh | |||||
| Totale populatied | 37% (N=190) | 70% (N=188) | 69% (N=190) | 32% (23%, 41%)e | 31% (21%, 40%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 46% (N=108) | 74% (N=105) | 76% (N=96) | 28% (15%, 40%) | 28% (15%, 41%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 24% (N=75) | 65% (N=77) | 60% (N=88) | 39% (26%, 52%) | 37% (23%, 50%) |
| Corticosteroïdvrije klinische remissiei | |||||
| Totale populatied | 18% (N=190) | 45% (N=188) | 49% (N=190) | 26% (17%, 34%)e | 29% (20%, 38%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 26% (N=108) | 50% (N=105) | 56% (N=96) | 24% (12%, 36%) | 27% (14%, 39%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 7% (N=75) | 40% (N=77) | 40% (N=88) | 32% (21%, 43%) | 34% (23%, 45%) |
| Endoscopische genezingj | |||||
| Totale populatied | 19% (N=190) | 49% (N=188) | 52% (N=190) | 30% (21%, 38%)e | 31% (22%, 40%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 26% (N=108) | 53% (N=105) | 59% (N=96) | 27% (15%, 40%) | 30% (18%, 42%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 45% (N=77) | 42% (N=88) | 36% (24%, 48%) | 35% (23%, 46%) |
| Histologische endoscopische mucosale genezingk | |||||
| Totale populatied | 17% (N=190) | 44% (N=188) | 48% (N=190) | 26% (17%, 34%)e | 30% (21%, 38%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 23% (N=108) | 50% (N=105) | 56% (N=96) | 26% (14%, 38%) | 30% (17%, 42%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 38% (N=77) | 39% (N=88) | 28% (16%, 39%) | 31% (20%, 43%) |
| Klinische responsl | |||||
| Totale populatied | 43% (N=190) | 78% (N=188) | 75% (N=190) | 34% (25%, 43%)e | 31% (21%, 40%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 54% (N=108) | 83% (N=105) | 81% (N=96) | 29% (17%, 41%) | 26% (14%, 39%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 28% (N=75) | 70% (N=77) | 67% (N=88) | 41% (27%, 54%) | 39% (26%, 53%) |
| Behoud van klinische remissie op week 44 bij patiënten die 12 weken na inductie klinische remissie bereikten | |||||
| Totale populatieq | 34% (N=59) | 61% (N=66) | 72% (N=69) | 26% (9%, 43%)m | 38% (23%, 54%)e |
Biologisch geneesmiddel- en JAK-remmer-naïefr | 34% (N=41) | 65% (N=43) | 79% (N=48) | 31% (9%, 51%) | 45% (25%, 62%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 27% (N=15) | 60% (N=20) | 56% (N=18) | 33% (-1%, 62%) | 29% (-6%, 59%) |
| Endoscopische normalisatien | |||||
| Totale populatied | 15% (N=190) | 35% (N=188) | 34% (N=190) | 18% (10%, 27%)e | 17% (9%, 25%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 20% (N=108) | 38% (N=105) | 42% (N=96) | 17% (6%, 29%) | 17% (6%, 29%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 8% (N=75) | 31% (N=77) | 24% (N=88) | 21% (10%, 33%) | 16% (6%, 26%) |
| Vermoeidheidsresponso | |||||
| Totale populatied | 29% (N=190) | 51% (N=188) | 43% (N=190) | 20% (11%, 29%)e | 13% (3%, 22%)m |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 36% (N=108) | 51% (N=105) | 53% (N=96) | 15% (2%, 28%) | 16% (3%, 29%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 19% (N=75) | 47% (N=77) | 32% (N=88) | 27% (13%, 40%) | 13% (1%, 26%) |
| IBDQ-remissiep | |||||
| Totale populatied | 37% (N=190) | 64% (N=188) | 64% (N=190) | 26% (17%, 36%)e | 26% (16%, 35%)e |
Biologisch geneesmiddel- en JAK-remmer-naïeff | 49% (N=108) | 68% (N=105) | 74% (N=96) | 19% (6%, 32%) | 24% (11%, 37%) |
Falen van eerder biologisch geneesmiddel en/of JAK-remmerg | 19% (N=75) | 58% (N=77) | 53% (N=88) | 38% (26%, 50%) | 35% (23%, 48%) |
a Guselkumab 100 mg als een subcutane injectie elke 8 weken na het inductieschema.
b Guselkumab 200 mg als subcutane injectie elke 4 weken na het inductieschema.
c Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
d Patiënten die 12 weken na de intraveneuze toediening van guselkumab klinische respons vertoonden in de QUASAR inductiestudie of de QUASAR dosisbepalende inductiestudie.
e p < 0,001, aangepast behandelverschil (95% BI) op basis van Cochran-Mantel-Haenszel-methode, aangepast voor stratificatiefactoren van de randomisatie.
f Nog eens extra 7 patiënten in de placebogroep, 6 patiënten in de guselkumab 100 mg groep en 6 patiënten in de guselkumab
200 mg groep werden eerder blootgesteld aan een biologisch geneesmiddel of JAK-remmer, maar faalden niet. g Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) en/of een
Janus-kinase [JAK]-remmer voor colitis ulcerosa.
h Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en een subscore voor rectale bloeding van 0.
i Geen behandeling met corticosteroïden nodig hebben gedurende ten minste 8 weken voorafgaand aan week 44 en ook voldoen aan de criteria voor klinische remissie op week 44.
j Een subscore voor endoscopie van 0 of 1 zonder broosheid.
k Een combinatie van histologische genezing [neutrofieleninfiltratie in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel volgens het Geboes-scoresysteem] en endoscopische genezing zoals hierboven gedefinieerd. l Daling ten opzichte van de inductiebaseline van de gemodificeerde Mayo-score met ≥ 30% en ≥ 2 punten, met ofwel een daling van
≥ 1 punt ten opzichte van de baseline in de subscore voor rectale bloeding of een subscore voor rectale bloeding van 0 of 1. m p < 0,01, aangepast behandelverschil (95%-BI) op basis van Cochran-Mantel-Haenszel-methode, aangepast voor stratificatiefactoren van de randomisatie.
n Een subscore voor endoscopie van 0.
o Vermoeidheid werd beoordeeld met de PROMIS-Fatigue Short Form 7a. Vermoeidheidsrespons werd gedefinieerd als een verbetering ≥ 7 punten ten opzichte van de inductiebaseline, wat als klinisch betekenisvol wordt beschouwd. p Totale score van de vragenlijst voor inflammatoire darmziekten (Inflammatory Bowel Disease Questionnaire) ≥ 170. q Patiënten die 12 weken na de intraveneuze toediening van guselkumab klinische remissie vertoonden in ofwel de QUASAR inductiestudie of de QUASAR dosisbepalende inductiestudie.
r Nog eens extra 3 patiënten in de placebogroep, 3 patiënten in de guselkumab 100 mg groep en 3 patiënten in de guselkumab
200 mg groep werden eerder blootgesteld aan een biologisch geneesmiddel of JAK-remmer, maar faalden niet.
In QUASAR IS en QUASAR MS werden de werkzaamheid en veiligheid van guselkumab consistent aangetoond, ongeacht leeftijd, geslacht, ras, lichaamsgewicht en eerdere behandeling met een biologische therapie of JAK-remmer.
In QUASAR MS hadden patiënten met een hoge ontstekingslast na voltooiing van de inductiedosering extra baat bij guselkumab 200 mg subcutaan q4w in vergelijking met de dosering 100 mg subcutaan q8w. Klinisch betekenisvolle numerieke verschillen van > 15% werden waargenomen tussen de twee guselkumab doseringsgroepen onder patiënten met een CRP-concentratie van > 3 mg/l na voltooiing van de inductiedosering voor de volgende eindpunten op week 44: klinische remissie (48% 200 mg q4w vs. 30% 100 mg q8w), behoud van klinische remissie (88% 200 mg q4w vs. 50% 100 mg q8w), corticosteroïdvrije klinische remissie (46% 200 mg q4w vs. 30% 100 mg q8w), endoscopische genezing (52% 200 mg q4w vs. 35% 100 mg q8w), en histologische-endoscopische mucosale genezing (46% 200 mg q4w vs. 29% 100 mg q8w).
In QUASAR MS werden 31 patiënten ingeschreven met een inductiebaseline mMS van 4, inclusief een ES van 2 of 3 en een RBS ≥ 1 die een klinische respons bereikten 12 weken na de intraveneuze toediening van guselkumab in QUASAR IS of QUASAR dosisbepalende inductiestudie. Bij deze patiënten was de werkzaamheid van guselkumab ten opzichte van placebo, gemeten aan de hand van klinische remissie, klinische respons en endoscopische genezing op week 44, consistent met de totale populatie.
Symptomatische remissie na verloop van tijd
In QUASAR MS werd symptomatische remissie gedefinieerd als een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en hield een subscore voor rectale bloeding van 0 aan tot en met week 44 in beide guselkumab- behandelgroepen, terwijl een afname werd waargenomen in de placebogroep (figuur 1):
Figuur 1: Aantal patiënten in symptomatische remissie t/m week 44 in QUASAR MS
Week 24-responders op verlengde behandeling met guselkumab
Met guselkumab behandelde patiënten die geen klinische respons vertoonden op week 12 van de inductie, ontvingen guselkumab 200 mg subcutaan op week 12, 16 en 20. In QUASAR IS bereikten 66/120 (55%) met guselkumab behandelde patiënten die geen klinische respons vertoonden op week 12 van de inductie, een klinische respons op week 24. Week 24-responders op guselkumab gingen door naar QUASAR MS en ontvingen elke 4 weken guselkumab 200 mg subcutaan. Op week 44 van QUASAR MS behielden 83/123 (67%) van deze patiënten klinische respons en 37/123 (30%) bereikten klinische remissie.
Hervatting van werkzaamheid na verlies van respons op guselkumab
Negentien patiënten die guselkumab 100 mg subcutaan q8w kregen en een eerste verlies van respons (10%) tussen week 8 en 32 van QUASAR MS ondervonden, ontvingen een geblindeerde guselkumab dosering met 200 mg guselkumab subcutaan q4w en 11 van deze patiënten (58%) bereikten symptomatische respons en 5 patiënten (26%) bereikten symptomatische remissie na 12 weken.
Histologische en endoscopische beoordeling
Histologische remissie werd gedefinieerd als een histologische score van Geboes ≤ 2 B.0 (afwezigheid van neutrofielen in de mucosa [zowel lamina propria als epitheel], geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel volgens het Geboes-scoresysteem). In QUASAR IS werd histologische remissie op week 12 bereikt bij 40% van de patiënten die werden behandeld met guselkumab en 19% van de patiënten in de placebogroep. In QUASAR MS werd histologische remissie op week 44 bereikt bij 59% en 61% van de patiënten die werden behandeld met guselkumab 100 mg subcutaan q8w en guselkumab 200 mg subcutaan q4w en 27% van de patiënten in de placebogroep.
Normalisatie van het endoscopische aspect van de mucosa werd gedefinieerd als ES van 0. In QUASAR IS werd endoscopische normalisatie op week 12 bereikt bij 15% van de patiënten die werden behandeld met guselkumab en 5% van de patiënten in de placebogroep. Samengestelde histologische-endoscopische mucosale uitkomsten
Gecombineerde symptomatische remissie, endoscopische normalisatie, histologische remissie en fecale calprotectine ≤ 250 mg/kg op week 44 werd bereikt door een groter aantal patiënten dat werd behandeld met guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w in vergelijking met placebo (respectievelijk 22% en 28% vs. 9%).
Gezondheidsgerelateerde kwaliteit van leven
Op week 12 van QUASAR IS vertoonden patiënten die guselkumab kregen grotere en klinisch betekenisvolle verbeteringen ten opzichte van baseline in vergelijking met placebo in uitkomsten van voor inflammatoire darmziekte (inflammatory bowel disease, IBD) specifieke kwaliteit van leven, beoordeeld aan de hand van de IBDQ-totaalscore en alle IBDQ-domeinscores (darmsymptomen inclusief buikpijn en aandrang van de darm, systemisch functioneren, emotioneel functioneren en sociaal functioneren). Deze verbeteringen werden behouden bij met guselkumab behandelde patiënten in QUASAR MS tot en met week 44.
Ziekenhuisopnames in verband met colitis ulcerosa
Tot en met week 12 van QUASAR IS had een lager aantal patiënten in de guselkumabgroep dan in de placebogroep ziekenhuisopnames in verband met colitis ulcerosa (1,9%, 8/421 vs. 5,4%, 15/280).
ASTRO
In ASTRO werden patiënten in een 1:1:1-verhouding gerandomiseerd naar guselkumab 400 mg subcutane inductie in week 0, 4 en 8, gevolgd door onderhoudsbehandeling met guselkumab 100 mg subcutaan om de 8 weken; of guselkumab 400 mg subcutane inductie in week 0, 4 en 8, gevolgd door onderhoudsbehandeling met guselkumab 200 mg subcutaan om de 4 weken; of placebo.
In totaal werden 418 patiënten geëvalueerd. De mediane leeftijd van de patiënten was 40 jaar (variërend van 18 tot 80 jaar); 38,8% was vrouw; en 64,6% identificeerde zich als blank, 28,9% als Aziatisch en 3,1% als zwart.
De deelnemende patiënten mochten stabiele doses orale aminosalicylaten, immunomodulatoren (AZA, 6-MP, MTX) en/of orale corticosteroïden (tot 20 mg/dag prednison of equivalent) gebruiken. Bij baseline kreeg 77,3% van de patiënten aminosalicylaten, 20,1% van de patiënten immunomodulatoren en 32,8% van de patiënten corticosteroïden. Gelijktijdige biologische therapieën, JAK-remmers of S1P-receptormodulatoren waren niet toegestaan. In totaal had 40,2% van de patiënten eerder geen respons op een behandeling met ten minste één biologische therapie, JAK-remmer en/of S1P-receptormodulator; 58,1% had nog nooit biologische geneesmiddelen, JAK-remmers of een S1P-receptormodulator gekregen en 1,7% had eerder een biologische geneesmiddel, JAK-remmer of S1P-receptormodulator gekregen, maar had daar wel respons op.
In ASTRO was het primaire eindpunt klinische remissie zoals gedefinieerd door de mMS in week 12. Secundaire eindpunten in week 12 waren symptomatische remissie, endoscopische genezing, klinische respons en histologische endoscopische mucosale genezing (zie tabel 5). Secundaire eindpunten in week 24 waren klinische remissie en endoscopische genezing (zie tabel 6).
Tabel 5: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten in week 12 in ASTRO
| Eindpunt | Placebo % | Guselkumab 400 mg subcutane inductiea % | Behandelverschil vs. placebo (95%‑BI)b |
| Klinische remissiec | |||
| Totale populatie | 6% (N=139) | 28% (N=279) | 21% (15%, 28%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 9% (N=79) | 36% (N=164) | 27% (18%, 37%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 4% (N=56) | 16% (N=112) | 12% (3%, 20%) |
| Symptomatische remissied | |||
| Totale populatie | 21% (N=139) | 51% (N=279) | 30% (22%, 39%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 25% (N=79) | 59% (N=164) | 34% (22%, 46%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 14% (N=56) | 41% (N=112) | 26% (13%, 39%) |
| Endoscopische genezingh | |||
| Totale populatie | 13% (N=139) | 37% (N=279) | 24% (17%, 32%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 18% (N=79) | 46% (N=164) | 28% (17%, 40%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 7% (N=56) | 24% (N=112) | 16% (6%, 26%) |
| Klinische responsi | |||
| Totale populatie | 35% (N=139) | 66% (N=279) | 31% (22%, 40%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 42% (N=79) | 71% (N=164) | 30% (17%, 43%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 25% (N=56) | 57% (N=112) | 31% (17%, 45%) |
| Histologische endoscopische mucosale genezingj | |||
| Totale populatie | 11% (N=139) | 30% (N=279) | 20% (12%, 27%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 14% (N=79) | 38% (N=164) | 25% (14%, 35%) |
| Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 7% (N=56) | 19% (N=112) | 11% (1%, 20%) |
a Guselkumab 400 mg subcutane inductie in week 0, week 4 en week 8.
b Het aangepaste behandelverschil en de betrouwbaarheidsintervallen waren gebaseerd op het gemeenschappelijke risicoverschil door gebruik te maken van Mantel-Haenszel-stratumgewichten en Sato-variantieschatting. De gebruikte stratificatievariabelen waren de faalstatus van een eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulator (ja of nee) en een Mayo-subscore voor endoscopie bij baseline (matig [2] of ernstig [3]).
c Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
d Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de inductiebaseline en een subscore voor rectale bloeding van 0.
e p < 0,001.
f Nog eens 4 patiënten in de placebogroep en 3 patiënten in de guselkumabgroep waren eerder blootgesteld aan een biologisch geneesmiddel, JAK-remmer of S1P-receptormodulator, maar faalden niet.
g Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab),
JAK-remmers en/of S1P-receptormodulator voor colitis ulcerosa.
h Een subscore voor endoscopie van 0 of 1 zonder broosheid.
i Daling ten opzichte van de baseline van de gemodificeerde Mayo-score met ≥ 30% en ≥ 2 punten, met ofwel een daling van ≥ 1 punt ten opzichte van de baseline in de subscore voor rectale bloeding of een subscore voor rectale bloeding van 0 of 1. j Een subscore voor endoscopie van 0 of 1 zonder broosheid en een Geboes-score ≤ 3,1 (wat wijst op neutrofieleninfiltratie in < 5% van de crypten, geen vernietiging van crypten en geen erosies, ulceraties of granulatieweefsel).
Tabel 6: Percentage patiënten dat voldoet aan de werkzaamheidseindpunten op week 24 in ASTRO
| Eindpunt | Placebo % | Guselkumab 400 mg s.c. inductie→ 100 mg q8w subcutane injectiea % | Guselkumab 400 mg s.c. inductie→ 200 mg q4w subcutane injectieb % | Behandelverschil vs. placebo (95%‑BI)c | |
Guselkumab 100 mg | Guselkumab 200 mg | ||||
| Klinische remissied | |||||
| Totale populatie | 9% (N=139) | 35% (N=139) | 36% (N=140) | 26% (17%, 35%)e | 27% (18%, 36%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 13% (N=79) | 49% (N=81) | 43% (N=83) | 37% (24%, 50%) | 31% (18%, 44%) |
Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 5% (N=56) | 16% (N=57) | 27% (N=55) | 10% (-1%, 21%) | 21% (9%, 34%) |
| Endoscopische genezingh | |||||
| Totale populatie | 12% (N=139) | 40% (N=139) | 45% (N=140) | 28% (18%, 38%)e | 33% (23%, 42%)e |
Biologisch geneesmiddel-, JAK-remmer- en S1P-receptormodulator-naïeff | 18% (N=79) | 54% (N=81) | 52% (N=83) | 37% (23%, 51%) | 34% (21%, 48%) |
Falen van eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulatorg | 5% (N=56) | 19% (N=57) | 36% (N=55) | 13% (1%, 25%) | 30% (17%, 44%) |
a Guselkumab 400 mg s.c. inductie in week 0, 4 en 8, gevolgd door guselkumab 100 mg s.c. onderhoudsbehandeling om de 8 weken. b Guselkumab 400 mg s.c. inductie in week 0, 4 en 8, gevolgd door guselkumab 200 mg s.c. onderhoudsbehandeling om de 4 weken. c Het aangepaste behandelverschil en de betrouwbaarheidsintervallen waren gebaseerd op het gemeenschappelijke risicoverschil door gebruik te maken van Mantel-Haenszel-stratumgewichten en Sato-variantie-schatting. De gebruikte stratificatievariabelen waren de faalstatus van een eerder biologisch geneesmiddel, JAK-remmer en/of S1P-receptormodulator (ja of nee) en een Mayo-subscore voor endoscopie bij baseline (matig [2] of ernstig [3]).
d Een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de baseline, een subscore voor rectale bloeding van 0 en een subscore voor endoscopie van 0 of 1 zonder broosheid.
e p < 0,001.
f Nog eens 4 patiënten in de placebogroep, 1 patiënt in de guselkumabgroep van 100 mg en 2 patiënten in de guselkumabgroep van
200 mg waren eerder blootgesteld aan een biologisch geneesmiddel, JAK-remmer of S1P-receptormodulator, maar faalden niet. g Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab),
JAK-remmer en/of S1P-receptormodulator voor colitis ulcerosa.
h Een subscore voor endoscopie van 0 of 1 zonder broosheid.
Symptomatische remissie na verloop van tijd
In ASTRO werd symptomatische remissie gedefinieerd als een subscore voor stoelgangsfrequentie van 0 of 1 en niet verhoogd ten opzichte van de baseline, en een subscore voor rectale bloeding van 0 waargenomen tot en met week 12. In de guselkumab-behandelgroepen bereikte een groter deel van de patiënten symptomatische remissie in vergelijking met de placebogroep (figuur 2): Figuur 2: Aantal patiënten in symptomatische remissie t/m week 12 in ASTRO
Subscores voor rectale bloeding en stoelgangsfrequentie
Al in week 2 werd bij patiënten die met guselkumab werden behandeld een afname van de subscores voor rectale bloedingen en stoelgangsfrequentie waargenomen in vergelijking met placebo.
Histologische en endoscopische beoordeling
Histologische remissie in week 12 werd bereikt bij 44% van de patiënten die werden behandeld met guselkumab 400 mg subcutane inductie, vergeleken met 20% van de patiënten die placebo kregen.
Endoscopische normalisatie in week 24 werd bereikt bij respectievelijk 21% en 26% van de patiënten die werden behandeld met guselkumab 400 mg subcutane inductie, gevolgd door guselkumab 100 mg toegediend via subcutane injectie in week 16 en daarna om de 8 weken, of guselkumab 200 mg toegediend via subcutane injectie in week 12 en daarna om de 4 weken, vergeleken met 4% van de patiënten die placebo kregen.
Buikpijn en aandrang van de darm
In week 12 had van de patiënten die werden behandeld met guselkumab 400 mg subcutane inductie in vergelijking met placebo een groter deel geen buikpijn (56% vs. 31%) en geen aandrang van de darm (49% vs. 24%).
Gezondheidsgerelateerde kwaliteit van leven
De ziektespecifieke gezondheidsgerelateerde kwaliteit van leven werd beoordeeld met de IBDQ. Een groter deel van de patiënten in de gecombineerde 400 mg s.c. guselkumab-groep (61%) bereikte IBDQ-remissie in week 12 in vergelijking met de placebogroep (34%).
Ziekte van Crohn
De werkzaamheid en veiligheid van guselkumab werden geëvalueerd in drie klinische fase III-studies bij volwassen patiënten met matig tot ernstig actieve ziekte van Crohn die onvoldoende respons, verlies van respons of intolerantie hadden voor ofwel orale corticosteroïden, conventionele immunomodulatoren (AZA, 6-MP, MTX) en/of biologische therapie (TNF-blokker of vedolizumab): twee identiek opgezette multicentrische, gerandomiseerde, dubbelblinde studies van 48 weken met placebo- en actieve controle (ustekinumab) met parallelle groepen (GALAXI 2 en GALAXI 3) en één multicentrische, gerandomiseerde, dubbelblinde, placebogecontroleerde studie van 24 weken met parallelle groepen (GRAVITI). Alle drie de studies hadden een studieopzet met doorbehandeling: patiënten gerandomiseerd voor guselkumab (of ustekinumab in GALAXI 2 en GALAXI 3) behielden de toegekende behandeling gedurende de hele studieduur.
GALAXI 2 en GALAXI 3
In de fase III‑studies GALAXI 2 en GALAXI 3 was matig tot ernstig actieve ziekte van Crohn gedefinieerd als een Crohn’s Disease Activity Index [CDAI]‑score van ≥ 220 en ≤ 450 en een Simple Endoscopic Score for CD (SES-CD) van ≥ 6 (of ≥ 4 voor patiënten met geïsoleerde ziekte van het ileum). Aanvullende criteria voor GALAXI 2/3 waren een gemiddelde dagelijkse ontlastingsfrequentie (stool frequency, SF) > 3 of een gemiddelde dagelijkse buikpijn (abdominal pain, AP)‑score > 1.
In de studies GALAXI 2 en GALAXI 3 werden patiënten gerandomiseerd in een verhouding van 2:2:2:1 voor het krijgen van guselkumab 200 mg intraveneuze inductie in week 0, 4 en 8 gevolgd door guselkumab 200 mg subcutane onderhoudsbehandeling q4w; of guselkumab 200 mg intraveneuze inductie in week 0, 4 en 8 gevolgd door guselkumab 100 mg subcutane onderhoudsbehandeling q8w; of ustekinumab ongeveer 6 mg/kg intraveneuze inductie in week 0 gevolgd door ustekinumab 90 mg subcutane onderhoudsbehandeling q8w; of placebo. Patiënten die niet reageerden op placebo kregen vanaf week 12 ustekinumab.
In totaal werden 1.021 patiënten geëvalueerd in GALAXI 2 (n=508) en GALAXI 3 (n=513). De mediane leeftijd was 34 jaar (variërend van 18 tot 83 jaar), 57,6% was man; en 74,3% identificeerde zich als blank, 21,3% als Aziatisch en 1,5% als zwart.
In GALAXI 2 had 52,8% van de patiënten eerder geen respons op ten minste één biologische therapie (50,6% was intolerant of had geen respons op ten minste 1 eerdere anti‑TNFα‑therapie, 7,5% was intolerant of had geen respons op eerdere vedolizumab‑therapie), 41,9% had nooit eerder een biologisch geneesmiddel gekregen en 5,3% had eerder een biologisch geneesmiddel gekregen maar had daar wel respons op. Bij baseline kreeg 37,4% van de patiënten orale corticosteroïden en 29,9% van de patiënten kreeg conventionele immunomodulatoren.
In GALAXI 3 had 51,9% van de patiënten eerder geen respons op ten minste één biologische therapie (50,3% was intolerant of had geen respons op ten minste 1 eerdere anti‑TNFα‑therapie, 9,6% was intolerant of had geen respons op eerdere vedolizumab‑therapie), 41,5% had nooit eerder een biologisch geneesmiddel gekregen en 6,6% had eerder een biologisch geneesmiddel gekregen maar had daar wel respons op. Bij baseline kreeg 36,1% van de patiënten orale corticosteroïden en 30,2% van de patiënten kreeg conventionele immunomodulatoren.
De resultaten voor de co-primaire en de voornaamste secundaire eindpunten in GALAXI 2 en GALAXI 3 in vergelijking met placebo worden weergegeven in tabel 7 (week 12) en 8 (week 48). De resultaten voor de voornaamste secundaire eindpunten op week 48 in vergelijking met ustekinumab worden weergegeven in tabel 9 en 10.
Tabel 7: Percentage patiënten dat op week 12 voldoet aan de co-primaire en de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus placebo in GALAXI 2 en GALAXI 3
| GALAXI 2 | GALAXI 3 | |||||||
Placebo % | Guselkumab intraveneuze inductiea % | Placebo % | Guselkumab intraveneuze inductiea % | |||||
| Co-primaire werkzaamheidseindpunten | ||||||||
| Klinische remissieb op week 12 | ||||||||
| Totale populatie | 22% (N=76) | 47%i (N=289) | 15% (N=72) | 47%i (N=293) | ||||
| Biologisch geneesmiddel-naïefc | 18% (N=34) | 50% (N=121) | 15% (N=27) | 50% (N=123) | ||||
Falen van eerder biologisch geneesmiddeld | 23% (N=39) | 45% (N=150) | 15% (N=39) | 47% (N=150) | ||||
| Endoscopische response op week 12 | ||||||||
| Totale populatie | 11% (N=76) | 38%i (N=289) | 14% (N=72) | 36%i (N=293) | ||||
| Biologisch geneesmiddel-naïefc | 15% (N=34) | 51% (N=121) | 22% (N=27) | 41% (N=123) | ||||
Falen van eerder
biologisch geneesmiddeld
5% (N=39) 27% (N=150)
| 8% (N=39) | 31% (N=150) | |||
| Voornaamste secundaire werkzaamheidseindpunten | ||||
| PRO-2‑remissief op week 12 | ||||
| Totale populatie | 21% (N=76) | 43%i (N=289) | 14% (N=72) | 42%i (N=293) |
| Biologisch geneesmiddel-naïefc | 24% (N=34) | 43% (N=121) | 15% (N=27) | 47% (N=123) |
Falen van eerder biologisch geneesmiddeld | 13% (N=39) | 41% (N=150) | 13% (N=39) | 39% (N=150) |
| Vermoeidheidsresponsg op week 12 | ||||
| Totale populatie | 29% (N=76) | 45%j (N=289) | 18% (N=72) | 43%i(N=293) |
| Biologisch geneesmiddel-naïefc | 32% (N=34) | 48% (N=121) | 19% (N=27) | 46% (N=123) |
Falen van eerder biologisch geneesmiddeld | 26% (N=39) | 41% (N=150) | 18% (N=39) | 43% (N=150) |
| Endoscopische remissieh op week 12 | ||||
| Totale populatie | 1% (N=76) | 15% (N=289) | 8% (N=72) | 16% (N=293) |
| Biologisch geneesmiddel-naïefc | 3% (N=34) | 22% (N=121) | 19% (N=27) | 25% (N=123) |
Falen van eerder biologisch geneesmiddeld | 0% (N=39) | 9% (N=150) | 0% (N=39) | 9% (N=150) |
a Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 – Twee groepen behandeld met guselkumab werden voor deze kolom gecombineerd aangezien patiënten voorafgaand aan week 12 hetzelfde intraveneuze inductie-doseringsschema kregen.
b Klinische remissie is gedefinieerd als CDAI‑score < 150.
c In de placebogroep waren 9 extra patiënten en in de groep guselkumab 200 mg intraveneus 38 extra patiënten eerder blootgesteld geweest aan een biologische therapie, maar faalden niet.
d Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers of vedolizumab) voor de ziekte van Crohn.
e Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. f PRO-2‑remissie is gedefinieerd als gemiddelde dagelijkse AP‑score van 1 of lager en gemiddelde dagelijkse SF‑score van 3 of lager, en geen verergering van AP of SF t.o.v. baseline.
g Vermoeidheidsrespons is gedefinieerd als een verbetering van ≥ 7 punten op PROMIS Fatigue Short Form 7a. h Endoscopische remissie is gedefinieerd als SES-CD‑score ≤ 2.
i p < 0,001
j p < 0,05
Tabel 8: Percentage patiënten dat op week 48 voldoet aan de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus placebo in GALAXI 2 en GALAXI 3
| GALAXI 2 | GALAXI 3 | |||||
| Placebo | Guselkumab intraveneuze inductie→ 100 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie→ 200 mg q4w subcutane injectieb | Placebo (N=72) | Guselkumab intraveneuze inductie→ 100 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie→ 200 mg q4w subcutane injectieb | |
| Corticosteroïdvrije klinische remissiec op week 48f | ||||||
| Totale populatie | 12% (N=76) | 45%e (N=143) | 51%e (N=146) | 14% (N=72) | 44%e (N=143) | 48%e (N=150) |
| Endoscopische responsd op week 48f | ||||||
| Totale populatie | 7% (N=76) | 38%e (N=143) | 38%e (N=146) | 6% (N=72) | 33%e (N=143) | 36%e (N=150) |
a Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 100 mg subcutaan q8w daarna tot week 48.
b Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 200 mg subcutaan q4w daarna tot week 48.
c Corticosteroïdvrije klinische remissie is gedefinieerd als CDAI‑score < 150 op week 48 en zonder corticosteroïden te krijgen op week 48.
d Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. e p < 0,001
f Deelnemers die aan de criteria voor onvoldoende respons voldeden op week 12 werden beschouwd als non‑responders op week 48, ongeacht de behandelgroep.
Tabel 9: Percentage patiënten dat op week 48 voldoet aan de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus ustekinumab in GALAXI 2 en GALAXI 3
| GALAXI 2 | GALAXI 3 | |||||||
Ustekinumab 6 mg/kg intraveneuze inductie → 90 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie → 100 mg q8w subcutane injectieb | Guselkumab intraveneuze inductie → 200 mg q4w subcutane injectiec | Ustekinumab 6 mg/kg intraveneuze inductie → 90 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie → 100 mg q8w subcutane injectieb | Guselkumab intraveneuze inductie → 200 mg q4w subcutane injectiec | |||
| Klinische remissie op week 48 en endoscopische responsd op week 48 | ||||||||
| Totale populatie | 39% (N=143) | 42% (N=143) | 49% (N=146) | 28% (N=148) | 41%k (N=143) | 45%k (N=150) | ||
| Endoscopische response op week 48l | ||||||||
| Totale populatie | 42% (N=143) | 49% (N=143) | 56% (N=146) | 32% (N=148) | 47% (N=143) | 49% (N=150) | ||
| Endoscopische remissief op week 48 | ||||||||
| Totale populatie | 20% (N=143) | 27% (N=143) | 24% (N=146) | 13% (N=148) | 24%k (N=143) | 19% (N=150) | ||
| Klinische remissieg op week 48 | ||||||||
| Totale populatie | 65% (N=143) | 64% (N=143) | 75% (N=146) | 61% (N=148) | 66% (N=143) | 66% (N=150) | ||
| Corticosteroïdvrije klinische remissieh op week 48l | ||||||||
| Totale populatie | 61% (N=143) | 63% (N=143) | 71% (N=146) | 59% (N=148) | 64% (N=143) | 64% (N=150) | ||
| Aanhoudende klinische remissiei op week 48 | ||||||||
| Totale populatie | 45% (N=143) | 46% (N=143) | 52% (N=146) | 39% (N=148) | 50% (N=143) | 49% (N=150) | ||
| PRO-2‑remissiej op week 48 | ||||||||
| Totale populatie | 59% (N=143) | 60% (N=143) | 69% (N=146) | 53% (N=148) | 58% (N=143) | 56% (N=150) | ||
a Ustekinumab 6 mg/kg intraveneuze inductie in week 0 gevolgd door ustekinumab 90 mg subcutaan q8w daarna tot week 48. b Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 100 mg subcutaan q8w daarna tot week 48.
c Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 200 mg subcutaan q4w daarna tot week 48.
d Een combinatie van klinische remissie en endoscopische respons zoals hieronder gedefinieerd.
e Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. f Endoscopische remissie is gedefinieerd als SES-CD‑score ≤ 2.
g Klinische remissie is gedefinieerd als CDAI‑score < 150.
h Corticosteroïdvrije klinische remissie is gedefinieerd als CDAI‑score < 150 op week 48 en zonder corticosteroïden te krijgen op week 48.
i Aanhoudende klinische remissie is gedefinieerd als CDAI < 150 voor ≥ 80% van alle bezoeken tussen week 12 en week 48 (ten minste 8 van de 10 bezoeken), met inbegrip van week 48.
j PRO-2‑remissie is gedefinieerd als gemiddelde dagelijkse AP‑score van 1 of lager en gemiddelde dagelijkse SF‑score van 3 of lager, en geen verergering van AP of SF t.o.v. baseline.
k p < 0,05
l Responsen op week 48 werden geëvalueerd ongeacht de klinische respons op week 12.
Tabel 10: Percentage patiënten dat op week 48 voldoet aan de werkzaamheidseindpunten met guselkumab versus ustekinumab in de samengevoegde GALAXI 2 en GALAXI 3
Ustekinumab 6 mg/kg intraveneuze inductie → 90 mg q8w subcutane injectiea | Guselkumab intraveneuze inductie → 100 mg q8w subcutane injectieb | Guselkumab intraveneuze inductie → 200 mg q4w subcutane injectiec | |
| Klinische remissie op week 48 en endoscopische responsd op week 48 | |||
| Totale populatie | 34% (N=291) | 42% (N=286) | 47% (N=296) |
Biologisch geneesmiddel-naïefe | 43% (N=121) | 51% (N=116) | 55% (N=128) |
Falen van eerder biologisch geneesmiddelf | 26% (N=156) | 37% (N=153) | 41% (N=147) |
| Endoscopische responsg op week 48 | |||
| Totale populatie | 37% (N=291) | 48% (N=286) | 53% (N=296) |
Biologisch geneesmiddel-naïefe | 43% (N=121) | 59% (N=116) | 59% (N=128) |
Falen van eerder biologisch geneesmiddelf | 31% (N=156) | 43% (N=153) | 47% (N=147) |
| Endoscopische remissieh op week 48 | |||
| Totale populatie | 16% (N=291) | 25% (N=286) | 21% (N=296) |
Biologisch geneesmiddel-naïefe | 19% (N=121) | 34% (N=116) | 27% (N=128) |
Falen van eerder biologisch geneesmiddelf | 13% (N=156) | 21% (N=153) | 14% (N=147) |
| Klinische remissiei op week 48 | |||
| Totale populatie | 63% (N=291) | 65% (N=286) | 70% (N=296) |
Biologisch geneesmiddel-naïefe | 75% (N=121) | 73% (N=116) | 77% (N=128) |
Falen van eerder biologisch geneesmiddelf | 53% (N=156) | 61% (N=153) | 64% (N=147) |
a Ustekinumab 6 mg/kg intraveneuze inductie in week 0 gevolgd door ustekinumab 90 mg subcutaan q8w daarna tot week 48.
b Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 100 mg subcutaan q8w daarna tot week 48.
c Guselkumab 200 mg intraveneuze inductie in week 0, week 4 en week 8 gevolgd door guselkumab 200 mg subcutaan q4w daarna tot week 48.
d Een combinatie van klinische remissie en endoscopische respons zoals hieronder gedefinieerd. e In de ustekinumab‑groep waren 14 extra patiënten, in de groep guselkumab 200 mg subcutaan q4w 21 extra patiënten, en in de groep guselkumab 100 mg subcutaan q8w 17 extra patiënten eerder blootgesteld geweest aan een biologische therapie, maar faalden niet.
f Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) voor de ziekte van Crohn.
g Endoscopische respons is gedefinieerd als ≥ 50% verbetering in SES-CD‑score t.o.v. baseline of SES-CD‑score ≤ 2. h Endoscopische remissie is gedefinieerd als SES-CD‑score ≤ 2.
i Klinische remissie is gedefinieerd als CDAI‑score < 150.
In GALAXI 2 en GALAXI 3 werd de werkzaamheid en veiligheid van guselkumab consistent aangetoond, ongeacht leeftijd, geslacht, ras en lichaamsgewicht.
In de analyse van subpopulaties van de samengevoegde GALAXI fase III‑studies hadden patiënten met een hoge ontstekingslast na voltooiing van de inductiedosering extra baat bij guselkumab 200 mg subcutaan q4w in vergelijking met de onderhoudsdoseringsschema’s met 100 mg subcutaan q8w. Er werd een klinisch betekenisvol verschil waargenomen tussen de twee guselkumab‑doseringsgroepen onder patiënten met een CRP-concentratie van > 5 mg/l na voltooiing van de inductie, voor de eindpunten klinische remissie op week 48 (100 mg subcutaan q8w: 54,1% vs. 200 mg subcutaan q4w: 71,0%); endoscopische respons op week 48 (100 mg subcutaan q8w: 36,5% vs. 200 mg subcutaan q4w: 50,5%); en PRO‑2‑remissie op week 48 (100 mg subcutaan q8w: 51,8% vs. 200 mg subcutaan q4w: 61,7%).
Klinische remissie na verloop van tijd
Bij elk patiëntenbezoek werden de CDAI‑scores genoteerd. Het percentage patiënten in klinische remissie t/m week 48 wordt weergegeven in figuur 3.
Figuur 3: Percentage patiënten in klinische remissie t/m week 48 in samengevoegde
GALAXI 2 en GALAXI 3
Gezondheidsgerelateerde kwaliteit van leven
Ten opzichte van baseline werden op week 12 grotere verbeteringen gezien in de groepen behandeld met guselkumab in vergelijking met placebo in voor inflammatoire darmziekte (inflammatory bowel disease, IBD) specifieke kwaliteit van leven, beoordeeld aan de hand van de IBDQ‑totaalscore. De verbeteringen bleven in beide studies behouden t/m week 48.
GRAVITI
In de fase III‑studie GRAVITI was matig tot ernstig actieve ziekte van Crohn gedefinieerd als een CDAI‑score van ≥ 220 en ≤ 450 en een CD (SES‑CD) van ≥ 6 (of ≥ 4 voor patiënten met geïsoleerde ziekte van het ileum) en een gemiddelde dagelijkse SF ≥ 4 of een gemiddelde dagelijkse AP‑score ≥ 2.
In GRAVITI werden patiënten gerandomiseerd in een verhouding van 1:1:1 voor het krijgen van guselkumab 400 mg subcutane inductie in week 0, 4 en 8 gevolgd door guselkumab 100 mg q8w subcutane onderhoudsbehandeling; of guselkumab 400 mg subcutane inductie in week 0, 4 en 8 gevolgd door guselkumab 200 mg q4w subcutane onderhoudsbehandeling; of placebo. Alle patiënten in de placebogroep die voldeden aan de rescue‑criteria kregen de inductiedosering met guselkumab 400 mg subcutaan in week 16, 20 en 24 gevolgd door guselkumab 100 mg subcutaan q8w.
In totaal werden 347 patiënten geëvalueerd. De mediane leeftijd van de patiënten was 36 jaar (variërend van 18 tot 83 jaar), 58,5% was man en 66% identificeerde zich als blank, 21,9% als Aziatisch en 2,6% als zwart.
In GRAVITI had 46,4% van de patiënten eerder geen respons op ten minste één biologische therapie, 46,4% had nooit eerder een biologisch geneesmiddel gekregen en 7,2% had eerder een biologisch geneesmiddel gekregen maar had daar wel respons op. Bij baseline kreeg 29,7% van de patiënten orale corticosteroïden en 28,5% van de patiënten kreeg conventionele immunomodulatoren. De resultaten voor de co-primaire en de voornaamste secundaire eindpunten in vergelijking met placebo op week 12 worden weergegeven in tabel 11.
Tabel 11: Percentage patiënten dat op week 12 voldoet aan de co-primaire en de voornaamste secundaire werkzaamheidseindpunten met guselkumab versus placebo in GRAVITI
| Placebo | Guselkumab 400 mg subcutane injectiea | |
| Co-primaire werkzaamheidseindpunten | ||
| Klinische remissieb op week 12 | ||
| Totale populatie | 21% (N=117) | 56%c (N=230) |
| Biologisch geneesmiddel-naïefd | 25% (N=56) | 50% (N=105) |
| Falen van eerder biologisch geneesmiddele | 17% (N=53) | 60% (N=108) |
| Endoscopische responsf op week 12 | ||
| Totale populatie | 21% (N=117) | 41%c (N=230) |
| Biologisch geneesmiddel-naïefd | 27% (N=56) | 49% (N=105) |
| Falen van eerder biologisch geneesmiddele | 17% (N=53) | 33% (N=108) |
| Voornaamste secundaire werkzaamheidseindpunten | ||
| Klinische responsg op week 12 | ||
| Totale populatie | 33% (N=117) | 73%c (N=230) |
| Biologisch geneesmiddel-naïefd | 38% (N=56) | 68% (N=105) |
| Falen van eerder biologisch geneesmiddele | 28% (N=53) | 78% (N=108) |
| PRO-2‑remissieh op week 12 | ||
| Totale populatie | 17% (N=117) | 49%c (N=230) |
| Biologisch geneesmiddel-naïefd | 18% (N=56) | 44% (N=105) |
| Falen van eerder biologisch geneesmiddele | 17% (N=53) | 52% (N=108) |
a Guselkumab 400 mg subcutaan in week 0, week 4 en week 8
b Klinische remissie: CDAI‑score < 150
c p< 0,001
d In de placebogroep waren 8 extra patiënten en in de groep guselkumab 400 mg subcutaan 17 extra patiënten eerder blootgesteld geweest aan een biologische therapie, maar faalden niet.
e Omvat onvoldoende respons, verlies van respons of intolerantie voor biologische therapie (TNF-blokkers, vedolizumab) voor de ziekte van Crohn.
f Endoscopische respons: ≥ 50% verbetering in SES-CD‑score t.o.v. baseline.
g Klinische respons: ≥ 100-punten reductie t.o.v. baseline in CDAI‑score of CDAI‑score < 150. h PRO-2‑remissie: gemiddelde dagelijkse AP‑score van 1 of lager en gemiddelde dagelijkse SF‑score van 3 of lager, en geen verergering van AP of SF t.o.v. baseline.
Van de patiënten behandeld met guselkumab 400 mg subcutane inductie gevolgd door guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w bereikte een significant groter deel klinische remissie op week 24 in vergelijking met placebo (respectievelijk 60,9% en 58,3% vs. 21,4%, beide p-waardes < 0,001). Van de patiënten behandeld met guselkumab 400 mg subcutane inductie gevolgd door guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w bereikte respectievelijk 60% en 66,1% klinische remissie op week 48 (beide p‑waardes < 0,001 t.o.v. placebo).
Van de patiënten behandeld met guselkumab 400 mg subcutane inductie gevolgd door guselkumab 100 mg subcutaan q8w of 200 mg subcutaan q4w bereikte respectievelijk 44,3% en 51,3% endoscopische respons op week 48 (beide p‑waardes < 0,001 t.o.v. placebo). Gezondheidsgerelateerde kwaliteit van leven
In GRAVITI werden in vergelijking met placebo klinisch betekenisvolle verbeteringen waargenomen in IBD‑specifieke kwaliteit van leven, beoordeeld aan de hand van de IBDQ‑totaalscore op week 12 en week 24.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met guselkumab in een of meerdere subgroepen van pediatrische patiënten met colitis ulcerosa en de ziekte van Crohn (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na een eenmalige subcutane injectie van 100 mg bij gezonde proefpersonen bereikte guselkumab ongeveer 5,5 dagen na de toediening een gemiddelde (± SD) maximale serumconcentratie (Cmax) van 8,09 ± 3,68 mcg/ml. De absolute biologische beschikbaarheid van guselkumab na een eenmalige subcutane injectie van 100 mg bij gezonde proefpersonen werd geschat op ongeveer 49%.
Na subcutane toediening van 100 mg guselkumab in week 0 en week 4 en daarna eenmaal per 8 weken werd in week 20 de steady-state-serumconcentratie van guselkumab bereikt bij patiënten met plaque psoriasis. In twee fase III-studies bij patiënten met plaque psoriasis bedroeg de gemiddelde (± SD) steady-state-serumdalconcentratie van guselkumab 1,15 ± 0,73 mcg/ml en 1,23 ± 0,84 mcg/ml. De farmacokinetiek van guselkumab bij patiënten met arthritis psoriatica was gelijk aan die bij patiënten met psoriasis. Na subcutane toediening van guselkumab 100 mg in de weken 0, 4 en daarna elke 8 weken was de gemiddelde steady-state-serumdalconcentratie van guselkumab ook ongeveer 1,2 mcg/ml. Na subcutane toediening van guselkumab 100 mg elke 4 weken was de gemiddelde steady-state-serumdalconcentratie van guselkumab ongeveer 3,8 mcg/ml.
De farmacokinetiek van guselkumab was bij patiënten met colitis ulcerosa vergelijkbaar met die bij patiënten met de ziekte van Crohn. Na het aanbevolen intraveneuze inductiedosisschema van guselkumab 200 mg op week 0, 4 en 8 was op week 8 de gemiddelde piekserumconcentratie van guselkumab 68,27 mcg/ml bij patiënten met colitis ulcerosa en 70,5 mcg/ml bij patiënten met de ziekte van Crohn.
Na het aanbevolen subcutane inductiedosisschema van guselkumab 400 mg in week 0, 4 en 8 werd de gemiddelde piekserumconcentratie van guselkumab in week 8 geschat op 28,8 mcg/ml bij patiënten met colitis ulcerosa en 27,7 mcg/ml bij patiënten met de ziekte van Crohn. De totale systemische blootstelling (AUC) na het aanbevolen inductiedosisschema was na subcutane en intraveneuze inductie vergelijkbaar.
Na subcutane onderhoudsdosering van guselkumab 100 mg elke 8 weken of guselkumab 200 mg elke 4 weken bij patiënten met colitis ulcerosa waren de gemiddelde steady-state-serumdalconcentraties van guselkumab respectievelijk ongeveer 1,4 mcg/ml en 10,7 mcg/ml.
Na subcutane onderhoudsdosering van guselkumab 100 mg elke 8 weken of guselkumab 200 mg elke 4 weken bij patiënten met de ziekte van Crohn waren de gemiddelde steady-state-serumdalconcentraties van guselkumab respectievelijk ongeveer 1,2 mcg/ml en 10,1 mcg/ml.
Distributie
Het mediane verdelingsvolume tijdens de laatste fase (Vz) na een eenmalige intraveneuze toediening aan gezonde proefpersonen varieerde van ongeveer 7 tot 10 l.
Biotransformatie
De kenmerken van de metaboliseringsroute van guselkumab zijn niet exact bepaald. Aangezien guselkumab een humaan IgG-mAb is, wordt verwacht dat het op dezelfde manier als endogeen IgG via katabole routes tot kleine peptiden en aminozuren wordt afgebroken.
Eliminatie
In de studies varieerde de gemiddelde systemische klaring (CL) na een eenmalige intraveneuze toediening aan gezonde proefpersonen van 0,288 tot 0,479 l/dag. In de studies bedroeg de gemiddelde halfwaardetijd (T1/2) van guselkumab ongeveer 17 dagen bij gezonde proefpersonen en ongeveer 15 tot 18 dagen bij patiënten met plaque psoriasis en ongeveer 17 dagen bij patiënten met colitis ulcerosa of de ziekte van Crohn.
Populatiefarmacokinetische analyses gaven aan dat gelijktijdig gebruik van NSAID’s, AZA, 6-MP, orale corticosteroïden en csDMARDs zoals MTX de klaring van guselkumab niet beïnvloedden.
Lineariteit/non-lineariteit
Na eenmalige subcutane injectie van doses variërend van 10 mg tot 300 mg bij gezonde proefpersonen of patiënten met plaque psoriasis nam de systemische blootstelling van guselkumab (Cmax en AUC) toe in een verband dat bij benadering proportioneel was aan de dosis. De serumconcentraties van guselkumab waren bij benadering proportioneel aan de dosis na intraveneuze toediening bij patiënten met colitis ulcerosa of de ziekte van Crohn.
Pediatrische patiënten
De farmacokinetiek van guselkumab bij pediatrische patiënten met colitis ulcerosa en de ziekte van Crohn is niet vastgesteld.
Oudere patiënten
Er is bij oudere patiënten geen specifiek onderzoek verricht. Van de 1.384 patiënten met plaque psoriasis die in klinische fase III-studies werden blootgesteld aan guselkumab en opgenomen in de farmacokinetische populatie-analyse, waren 70 patiënten 65 jaar of ouder, van wie 4 patiënten 75 jaar of ouder waren. Van de 746 patiënten met arthritis psoriatica die in klinische fase III-studies werden blootgesteld aan guselkumab, waren in totaal 38 patiënten 65 jaar of ouder, en er waren geen patiënten met een leeftijd van 75 jaar of ouder. Van de 859 patiënten met colitis ulcerosa die in klinische fase II-/III-studies werden blootgesteld aan guselkumab en opgenomen in de farmacokinetische populatie-analyse, waren in totaal 52 patiënten 65 jaar of ouder en 9 patiënten 75 jaar of ouder. Van de 1.009 patiënten met de ziekte van Crohn die in klinische fase III-studies waren blootgesteld aan guselkumab en die waren opgenomen in de populatiefarmacokinetische analyse, waren in totaal 39 patiënten 65 jaar of ouder en 5 patiënten waren 75 jaar of ouder.
De farmacokinetische populatie-analyses bij patiënten met plaque psoriasis, met arthritis psoriatica, met colitis ulcerosa en met de ziekte van Crohn gaven aan dat de geschatte CL/F bij patiënten ≥ 65 jaar niet duidelijk verschilde van die bij patiënten < 65 jaar, hetgeen erop duidt dat er voor oudere patiënten geen dosisaanpassing nodig is.
Patiënten met nier- of leverinsufficiëntie
Er is geen specifiek onderzoek verricht om het effect van nier- of leverinsufficiëntie op de farmacokinetiek van guselkumab vast te stellen. De eliminatie via de nieren van intact guselkumab, een IgG-mAb, is naar verwachting laag en van gering belang; evenzo heeft leverinsufficiëntie naar verwachting geen invloed op de klaring van guselkumab, aangezien IgG-mAb's hoofdzakelijk via intracellulaire afbraak worden geëlimineerd. Op basis van farmacokinetische populatie-analyses hadden creatinineklaring of leverfunctie geen betekenisvolle invloed op de klaring van guselkumab. Lichaamsgewicht
De klaring en het verdelingsvolume van guselkumab nemen toe naarmate het lichaamsgewicht toeneemt, maar uit waargenomen klinische studiegegevens blijkt dat dosisaanpassing voor het lichaamsgewicht niet gerechtvaardigd is.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, reproductie- en pre- en postnatale ontwikkelingstoxiciteit.
In onderzoek bij cynomolgusapen naar toxiciteit bij herhaalde dosering langs de intraveneuze en subcutane toedieningsweg werd guselkumab goed verdragen. Een wekelijkse subcutane toediening van 50 mg/kg aan apen resulteerde in een blootstellingswaarde (AUC) die minstens 23 maal de maximale klinische blootstelling was na een dosis van 200 mg intraveneus toegediend. Tijdens de uitvoering van de studies naar toxiciteit bij herhaalde dosering werden er ook geen nadelige effecten op het gebied van immunotoxiciteit of cardiovasculaire veiligheidsfarmacologie geconstateerd, noch in een onderzoek gericht op cardiovasculaire veiligheidsfarmacologie bij cynomolgusapen.
In histopathologisch onderzoek bij dieren werden er na een behandeling van maximaal 24 weken of volgend op de herstelperiode van 12 weken waarin de werkzame stof nog in het serum aanwezig was geen pre-neoplastische veranderingen waargenomen.
Er is met guselkumab geen mutageniteits- of carcinogeniteitsonderzoek verricht.
Guselkumab kon niet worden vastgesteld in de melk van cynomolgusapen bij meting op dag 28 postnataal.
6. FARMACEUTISCHE GEGEVENS
6.1. Lijst van hulpstoffen
EDTA-dinatriumdihydraat
Histidine
Histidinemonohydrochloridemonohydraat
Methionine
Polysorbaat 80 (E433)
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6. Tremfya mag alleen worden verdund met een 0,9% natriumchlorideoplossing van 9 mg/ml (0,9%). Tremfya mag niet gelijktijdig met andere geneesmiddelen in dezelfde intraveneuze lijn worden toegediend.
6.3 Houdbaarheid
2 jaar.
Verdunde oplossing voor infusie
De verdunde infusieoplossing kan maximaal 10 uur bij kamertemperatuur tot 25 °C worden bewaard. De bewaartijd bij kamertemperatuur begint zodra de verdunde oplossing is bereid. De infusie moet binnen 10 uur na de verdunning in de infuuszak worden voltooid.
Niet in de vriezer bewaren.
Gooi ongebruikte delen van de infusieoplossing weg.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Ongeopende injectieflacon
Bewaren in de koelkast (2 °C – 8 °C). Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
200 mg concentraat voor oplossing voor infusie in een injectieflacon van helder type I-glas, gesloten met een butylrubberen stop, een aluminium afdichting en polypropyleen flip top.
Tremfya is verkrijgbaar in een verpakking van 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Tremfya oplossing voor intraveneuze infusie moet worden verdund, bereid en toegediend door een beroepsbeoefenaar in de gezondheidszorg met behulp van een aseptische techniek. Elke injectieflacon is uitsluitend voor eenmalig gebruik.
Inspecteer Tremfya visueel op deeltjes en verkleuring vóór toediening. Tremfya is een heldere en kleurloze tot lichtgele oplossing die kleine doorschijnende deeltjes kan bevatten. Niet gebruiken als de vloeistof grote deeltjes bevat, verkleurd of troebel is.
Instructies voor verdunning en toediening
Voeg Tremfya als volgt toe aan een intraveneuze infuuszak van 250 ml met 0,9% natriumchloride voor injectie:
- 1.
Neem 20 ml 0,9% natriumchloride voor injectie uit de infuuszak van 250 ml en gooi dit weg.
Dit volume is gelijk aan het volume Tremfya dat moet worden toegevoegd. 2. Neem 20 ml Tremfya uit de injectieflacon en voeg dit toe aan de intraveneuze infuuszak van
250 ml met 0,9% natriumchloride voor injectie voor een eindconcentratie van 0,8 mg/ml. Meng de verdunde oplossing voorzichtig. Gooi de injectieflacon met eventuele resterende oplossing weg.
- 3. Inspecteer de verdunde oplossing visueel op deeltjes en verkleuring vóór infusie. Infundeer de verdunde oplossing over een periode van ten minste één uur.
- 4.
Gebruik alleen een infuusset met een steriele, niet-pyrogene lijnfilter met lage eiwitbinding
(poriegrootte 0,2 micrometer).
- 5. Infundeer Tremfya niet gelijktijdig met andere geneesmiddelen in dezelfde intraveneuze lijn. 6. Al het ongebruikte geneesmiddel dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
België
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1234/005
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 10 november 2017
Datum van laatste verlenging: 15 juli 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.