


SmPC (samenvatting van de productkenmerken) - Tibsovo
1. NAAM VAN HET GENEESMIDDEL
Tibsovo 250 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 250 mg ivosidenib.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat lactosemonohydraat overeenkomend met 9,5 mg lactose (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Blauwe, ovale filmomhulde tabletten van ongeveer 18 mm lang met ‘IVO’ aan de ene zijde en ‘250’ aan de andere zijde gedrukt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Tibsovo in combinatie met azacitidine is geïndiceerd voor de behandeling van volwassen patiënten met nieuw gediagnosticeerde acute myeloïde leukemie (AML) met een R132-mutatie in isocitraatdehydrogenase-1 (IDH1), die niet in aanmerking komen voor standaard inductiechemotherapie (zie rubriek 5.1).
Monotherapie met Tibsovo is geïndiceerd voor de behandeling van volwassen patiënten met lokaal gevorderd of gemetastaseerd cholangiocarcinoom met een R132-mutatie in IDH1 die eerder zijn behandeld met minstens één eerdere lijn van systemische therapie (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
De behandeling moet worden ingesteld onder toezicht van een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Alvorens Tibsovo te gebruiken, moeten patiënten een R132-mutatie in IDH1 hebben die bevestigd is met een passende diagnostische test.
Dosering
Acute myeloïde leukemie
De aanbevolen dosering is 500 mg ivosidenib (2 x 250 mg tabletten) oraal eenmaal daags op dag 1-28 van elke cyclus.
Ivosidenib dient te worden gestart op dag 1 van cyclus 1 in combinatie met azacitidine 75 mg/m2 lichaamsoppervlak, intraveneus of subcutaan, eenmaal daags op dag 1-7 van elke cyclus van 28 dagen. De eerste behandelingscyclus van azacitidine dient in 100% van de dosis te worden gegeven. Het wordt aanbevolen om patiënten gedurende minimaal 6 cycli te behandelen.
Raadpleeg voor de dosering en wijze van toediening van azacitidine de volledige productinformatie voor azacitidine.
De behandeling dient te worden voortgezet tot ziekteprogressie of tot de patiënt de behandeling niet meer verdraagt.
Cholangiocarcinoom
De aanbevolen dosis is 500 mg ivosidenib (2 x 250 mg tabletten) eenmaal daags oraal ingenomen.
De behandeling dient te worden voortgezet tot ziekteprogressie of tot de patiënt de behandeling niet meer verdraagt.
Gemiste of uitgestelde dosis
Als een dosis wordt gemist of niet op het gebruikelijke tijdstip wordt ingenomen, dienen de tabletten zo snel mogelijk binnen 12 uur na de gemiste dosis te worden ingenomen. Twee doses mogen niet binnen 12 uur worden ingenomen. De tabletten moeten op het gebruikelijke tijdstip op de volgende dag worden ingenomen.
Als er een dosis wordt uitgebraakt, mogen er geen vervangende tabletten worden ingenomen. De tabletten moeten op het gebruikelijke tijdstip op de volgende dag worden ingenomen.
Te nemen voorzorgsmaatregelen voorafgaand aan toediening en controle
Voorafgaand aan het instellen van de behandeling moet er een elektrocardiogram (ECG) worden gemaakt. Voorafgaand aan het instellen van de behandeling dient het voor hartslag gecorrigeerde QT-interval (QTc) korter te zijn dan 450 ms en indien er sprake is van een abnormaal QT-interval dienen zorgverleners de baten/risicoverhouding van het instellen van ivosidenib grondig opnieuw te beoordelen. Indien de verlenging van het QTc-interval tussen 480 ms en 500 ms is, dient de behandeling met ivosidenib tot uitzonderlijke gevallen beperkt te blijven en gepaard te gaan met nauwlettende controle.
Er dient een ECG te worden gemaakt vóór het instellen van de behandeling, minstens wekelijks in de eerste 3 weken van behandeling en daarna maandelijks indien het QTc-interval ≤ 480 ms blijft. Afwijkingen in het QTc-interval dienen direct te worden behandeld (zie tabel 1 en rubriek 4.4). Bij symptomen die daarop wijzen, dient een ECG te worden gemaakt indien klinisch noodzakelijk.
Gelijktijdige toediening van geneesmiddelen waarvan bekend is dat ze het QTc-interval verlengen of van matige of krachtige CYP3A4-remmers kan het risico van verlenging van het QTc-interval verhogen en dienen waar mogelijk te worden vermeden tijdens behandeling met Tibsovo. Indien het gebruik van een geschikt alternatief niet mogelijk is, dienen patiënten met voorzichtigheid te worden behandeld en nauwlettend te worden gecontroleerd op verlenging van het QTc-interval. Voorafgaand aan gelijktijdige toediening dient er een ECG te worden gemaakt en dient de patiënt gedurende minstens 3 weken wekelijks te worden gecontroleerd en daarna indien klinisch noodzakelijk (zie hieronder en rubriek 4.4, 4.5 en 4.8).
Volledig bloedbeeld en bloedchemie dienen te worden beoordeeld voorafgaand aan het instellen van Tibsovo, minstens eens per week gedurende de eerste maand van behandeling, eens in de twee weken gedurende de tweede maand en indien klinisch noodzakelijk bij elk medisch bezoek voor de duur van de therapie.
Dosisaanpassing voor gelijktijdige toediening van matige of krachtige CYP3A4-remmers
Indien het gebruik van matige of krachtige CYP3A4-remmers niet kan worden vermeden, dient de aanbevolen dosis ivosidenib te worden verlaagd naar 250 mg (1 x 250 mg tablet) eenmaal daags. Indien er met de matige of krachtige CYP3A4-remmer wordt gestopt, dient de dosis ivosidenib na minstens 5 halfwaardetijden van de CYP3A4-remmer te worden verhoogd naar 500 mg (zie boven en rubriek 4.4 en 4.5).
Dosisaanpassing en behandelingsaanbevelingen voor bijwerkingen
Tabel 1 - Aanbevolen dosisaanpassingen voor bijwerkingen
| Bijwerking | Aanbevolen actie |
| Differentiatiesyndroom (zie rubriek 4.4 en 4.8) |
|
| Leukocytose (aantal witte bloedcellen > 25 x 109/l of een absolute toename in totaal aantal witte bloedcellen > 15 x 109/l vanaf baseline, zie rubriek 4.4 en 4.8) |
|
Verlenging van QTc-interval ˃ 480 tot 500 ms (graad 2, zie rubriek 4.4, 4.5 en 4.8) |
|
Tabel 1 - Aanbevolen dosisaanpassingen voor bijwerkingen
| Bijwerking | Aanbevolen actie |
| Verlenging van QTc-interval ˃ 500 ms (graad 3, zie rubriek 4.4, 4.5 en 4.8) |
|
Verlenging van QTc-interval met klachten/verschijnselen van levensbedreigende ventriculaire aritmie (graad 4, zie rubriek 4.4, 4.5 en 4.8) |
|
| Andere bijwerkingen van graad 3 of hoger |
|
Graad 1 is licht, graad 2 is matig, graad 3 is ernstig, graad 4 is levensbedreigend.
Speciale populaties
Ouderen
Voor oudere patiënten (≥ 65 jaar) is geen dosisaanpassing vereist (zie rubriek 4.8 en 5.2). Er zijn geen gegevens beschikbaar voor patiënten van 85 jaar of ouder.
Nierfunctiestoornis
Er is geen dosisaanpassing vereist bij patiënten met een lichte (eGFR ≥ 60 tot ˂ 90 ml/min/1,73 m2) of matige (eGFR ≥ 30 tot ˂ 60 ml/min/1,73 m2) nierfunctiestoornis. Er is geen doseringsadvies vastgesteld voor patiënten met een ernstige nierfunctiestoornis (eGFR ˂ 30 ml/min/1,73 m2). Voorzichtigheid is geboden wanneer Tibsovo wordt gebruikt bij patiënten met een ernstige nierfunctiestoornis en deze patiënten dienen nauwlettend te worden gecontroleerd (zie rubriek 4.4 en 5.2).
Leverfunctiestoornis
Er is geen dosisaanpassing vereist voor patiënten met een lichte leverfunctiestoornis (Child-Pugh-klasse A). Er is geen doseringsadvies vastgesteld voor patiënten met een matige of ernstige leverfunctiestoornis (Child-Pugh-klassen B of C). Voorzichtigheid is geboden wanneer Tibsovo wordt gebruikt bij patiënten met een matige of ernstige leverfunctiestoornis en deze patiënten dienen nauwlettend te worden gecontroleerd (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Tibsovo bij kinderen en adolescenten in de leeftijd tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Tibsovo is voor oraal gebruik.
De tabletten worden eenmaal daags elke dag op ongeveer hetzelfde tijdstip ingenomen. Patiënten mogen 2 uur voor tot en met 1 uur na het innemen van de tabletten niets eten (zie rubriek 5.2). De tabletten moeten in hun geheel met water worden doorgeslikt.
Patiënten dienen het advies te krijgen om grapefruit (pompelmoes) en grapefruitsap (pompelmoessap) tijdens de behandeling te vermijden (zie rubriek 4.5). Patiënten dienen ook het advies te krijgen om het silicagel-droogmiddel in de tabletfles niet in te slikken (zie rubriek 6.5).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Gelijktijdige toediening van krachtige CYP3A4-inductoren of dabigatran (zie rubriek 4.5).
Congenitaal lang-QT-syndroom.
Familievoorgeschiedenis van plotseling overlijden of polymorfe ventriculaire aritmie.
QT/QTc-interval > 500 ms, ongeacht de correctiemethode (zie rubriek 4.2 en 4.4)
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Differentiatiesyndroom bij patiënten met acute myeloïde leukemie
Differentiatiesyndroom is gemeld na behandeling met ivosidenib (zie rubriek 4.8). Differentiatiesyndroom kan levensbedreigend of fataal zijn indien het niet wordt behandeld (zie hieronder en rubriek 4.2). Differentiatiesyndroom is geassocieerd met snelle proliferatie en differentiatie van myeloïde cellen. Symptomen zijn onder meer: niet-infectieuze leukocytose, perifeer oedeem, pyrexie, dyspneu, pleurale effusie, hypotensie, hypoxie, longoedeem, pneumonitis, pericardiale effusie, rash, vochtopstapeling, tumorlysissyndroom en creatinine verhoogd. Patiënten moeten geïnformeerd worden over klachten en verschijnselen van differentiatiesyndroom, het advies krijgen onmiddellijk contact op te nemen met hun arts indien deze zich voordoen en geïnformeerd worden over de noodzaak om de patiëntenwaarschuwingskaart altijd bij zich te dragen.
Indien er differentiatiesyndroom wordt vermoed, dien dan systemische corticosteroïden toe en stel hemodynamische controle in tot de symptomen zijn verdwenen en gedurende minimaal 3 dagen.
Indien er leukocytose wordt waargenomen, stel behandeling in met hydroxycarbamide volgens zorgstandaarden van de instelling en leukaferese indien klinisch noodzakelijk (zie rubriek 4.2).
Bouw corticosteroïden en hydroxycarbamide pas af na verdwijning van de symptomen. Symptomen van differentiatiesyndroom kunnen terugkeren bij voortijdige beëindiging van de behandeling met corticosteroïde en/of hydroxycarbamide. Onderbreek de behandeling met Tibsovo indien ernstige klachten en verschijnselen langer dan 48 uur aanhouden na instellen van systemische corticosteroïden en hervat de behandeling met 500 mg ivosidenib eenmaal daags wanneer klachten en verschijnselen matig of minder zijn en bij verbetering van de klinische toestand van de patiënt.
Verlenging van het QTc-interval
Verlenging van het QTc-interval is gemeld na behandeling met ivosidenib (zie rubriek 4.8). Vóór het instellen van de behandeling moet er in de eerste 3 weken van behandeling minstens wekelijks een ECG worden gemaakt en daarna maandelijks indien het QTc-interval ≤ 480 ms blijft (zie rubriek 4.2). Afwijkingen in het QTc-interval dienen direct te worden behandeld (zie rubriek 4.2). Bij symptomen die daarop wijzen, dient een ECG te worden gemaakt indien klinisch noodzakelijk. In het geval van hevig braken en/of diarree moeten elektrolytafwijkingen in het serum, in het bijzonder hypokaliëmie en magnesium, beoordeeld worden.
Patiënten dienen geïnformeerd te worden over het risico van QT-verlenging, de klachten en verschijnselen ervan (palpitatie, duizeligheid, syncope of zelfs hartstilstand) en dienen het advies te krijgen onmiddellijk contact op te nemen met hun arts indien deze zich voordoen.
Gelijktijdige toediening van geneesmiddelen waarvan bekend is dat ze het QTc-interval verlengen of van matige of krachtige CYP3A4-remmers kan het risico van verlenging van het QTc-interval verhogen en dienen waar mogelijk te worden vermeden tijdens behandeling met Tibsovo. Indien het gebruik van een geschikt alternatief niet mogelijk is, dienen patiënten met voorzichtigheid te worden behandeld en nauwlettend te worden gecontroleerd op verlenging van het QTc-interval. Voorafgaand aan gelijktijdige toediening dient er een ECG te worden gemaakt en dient de patiënt gedurende minstens 3 weken wekelijks te worden gecontroleerd en daarna indien klinisch noodzakelijk. Indien het gebruik van matige of krachtige CYP3A4-remmers niet kan worden vermeden, dient de aanbevolen dosis ivosidenib te worden verlaagd naar 250 mg eenmaal daags (zie rubriek 4.2 en 4.5).
Indien toediening van furosemide (een OAT3-substraat) klinisch noodzakelijk is voor de behandeling van klachten en verschijnselen van differentiatiesyndroom, dienen patiënten nauwlettend te worden gecontroleerd op verstoringen in de elektrolytenbalans en verlenging van het QTc-interval.
Patiënten met congestief hartfalen of elektrolytenafwijkingen dienen tijdens de behandeling met ivosidenib nauwlettend te worden gecontroleerd, met periodieke controle van ECG’s en elektrolyten.
De behandeling met Tibsovo dient permanent te worden gestaakt indien patiënten verlenging van het QTc-interval met klachten of verschijnselen van levensbedreigende aritmie ontwikkelen (zie rubriek 4.2).
Ivosidenib dient met voorzichtigheid te worden gebruikt bij patiënten met albuminespiegels lager dan het normale bereik of bij patiënten met ondergewicht.
Ernstige nierfunctiestoornis
De veiligheid en werkzaamheid van ivosidenib zijn niet vastgesteld bij patiënten met een ernstige nierfunctiestoornis (eGFR ˂ 30 ml/min/1,73 m2). Voorzichtigheid is geboden wanneer Tibsovo wordt gebruikt bij patiënten met een ernstige nierfunctiestoornis en deze patiënten dienen nauwlettend te worden gecontroleerd (zie rubriek 4.2 en 5.2).
Leverfunctiestoornis
De veiligheid en werkzaamheid van ivosidenib zijn niet vastgesteld bij patiënten met een matige of ernstige leverfunctiestoornis (Child-Pugh-klassen B en C). Voorzichtigheid is geboden wanneer Tibsovo wordt gebruikt bij patiënten met een matige of ernstige leverfunctiestoornis en deze patiënten dienen nauwlettend te worden gecontroleerd (zie rubriek 4.2 en 5.2).
Tibsovo dient met voorzichtigheid te worden gebruikt bij patiënten met een lichte leverfunctiestoornis (Child-Pugh-klasse A) (zie rubriek 4.8).
CYP3A4-substraten
Ivosidenib induceert CYP3A4 en kan daarom de systemische blootstelling aan CYP3A4-substraten verlagen. Patiënten dienen te worden gecontroleerd op verlies van werkzaamheid tegen schimmels indien het gebruik van itraconazol of ketoconazol niet kan worden vermeden (zie rubriek 4.5).
Vrouwen die zwanger kunnen worden / anticonceptie
Vrouwen die zwanger kunnen worden dienen voorafgaand aan de behandeling met Tibsovo een zwangerschapstest te ondergaan en dienen te vermijden om zwanger te worden tijdens de behandeling (zie rubriek 4.6).
Vrouwen die zwanger kunnen worden en mannen met een vrouwelijke partner die zwanger kan worden, moeten effectieve anticonceptie gebruiken gedurende de behandeling met Tibsovo en gedurende ten minste 1 maand na de laatste dosis.
Ivosidenib kan de systemische concentraties van hormonale anticonceptiemiddelen verlagen en daarom wordt gelijktijdig gebruik van een barrièremethode als anticonceptie aanbevolen (zie rubriek 4.5 en 4.6).
Lactose-intolerantie
Tibsovo bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel te vermijden.
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van andere geneesmiddelen op ivosidenib
Krachtige CYP3A4-inductoren
Ivosidenib is een CYP3A4-substraat. Gelijktijdige toediening van krachtige CYP3A4-inductoren (bijv. carbamazepine, fenobarbital, fenytoïne, rifampicine, sint-janskruid (Hypericum perforatum)) zal naar verwachting de plasmaconcentraties van ivosidenib verlagen en is gecontra-indiceerd tijdens de behandeling met Tibsovo (zie rubriek 4.3). Er zijn geen klinische onderzoeken uitgevoerd naar de farmacokinetiek van ivosidenib in de aanwezigheid van een CYP3A4-inductor.
Matige of krachtige CYP3A4-remmers
Bij gezonde proefpersonen leidde de toediening van een enkelvoudige dosis van 250 mg ivosidenib en 200 mg itraconazol eenmaal daags gedurende 18 dagen tot een verhoging van de AUC van ivosidenib met 169% (90%-BI: 145; 195) zonder verandering in de Cmax. Gelijktijdige toediening van matige of krachtige CYP3A4-remmers leidde tot verhoogde plasmaconcentraties van ivosidenib. Dit kan het risico van verlenging van het QTc-interval verhogen en daarom dienen geschikte alternatieven die geen matige of krachtige CYP3A4-remmers zijn tijdens de behandeling met Tibsovo waar mogelijk te worden overwogen. Indien het gebruik van een geschikt alternatief niet mogelijk is, dienen patiënten met voorzichtigheid te worden behandeld en nauwlettend te worden gecontroleerd op verlenging van het QTc-interval. Indien het gebruik van matige of krachtige CYP3A4-remmers niet kan worden vermeden, dient de aanbevolen dosis ivosidenib te worden verlaagd naar 250 mg eenmaal daags (zie rubriek 4.2 en 4.4).
- Matige CYP3A4-remmers zijn onder meer: aprepitant, ciclosporine, diltiazem, erytromycine, fluconazol, grapefruit (pompelmoes) en grapefruitsap (pompelmoessap), isavuconazol, verapamil, atazanavir.
- Krachtige CYP3A4-remmers zijn onder meer: claritromycine, itraconazol, ketoconazol, posaconazol, ritonavir, voriconazol.
Geneesmiddelen waarvan bekend is dat ze het QTc-interval verlengen
Gelijktijdige toediening van geneesmiddelen waarvan bekend is dat ze het QTc-interval verlengen (bijv. anti-aritmica, fluorchinolonen, 5-HT3-receptorantagonisten, triazool-antischimmelmiddelen), kunnen het risico van verlenging van het QTc-interval verhogen en dienen waar mogelijk te worden vermeden tijdens behandeling met Tibsovo. Indien het gebruik van een geschikt alternatief niet mogelijk is, dienen patiënten met voorzichtigheid te worden behandeld en nauwlettend te worden gecontroleerd op verlenging van het QTc-interval (zie rubriek 4.2 en 4.4).
Effect van ivosidenib op andere geneesmiddelen
Interacties met transporteiwitten
Ivosidenib remt P-gp en heeft het vermogen om P-gp te induceren. Daarom kan het de systemische blootstelling aan werkzame stoffen die hoofdzakelijk door P-pg worden getransporteerd (bijv. dabigatran) veranderen. Gelijktijdige toediening van dabigatran is gecontra-indiceerd (zie rubriek 4.3).
Ivosidenib remt OAT3, organische anion-transporterende polypeptide 1B1 (OATP1B1) en organische anion-transporterende polypeptide 1B3 (OATP1B3). Daarom kan het de systemische blootstelling aan OAT3- of OATP1B1/1B3-substraten verhogen. Gelijktijdige toediening van OAT3-substraten (bijv. benzylpenicilline, furosemide) of gevoelige OATP1B1/1B3-substraten (bijv. atorvastatine, pravastatine, rosuvastatine) dienen tijdens de behandeling met Tibsovo, waar mogelijk, te worden vermeden (zie rubriek 5.2). Indien het gebruik van een geschikt alternatief niet mogelijk is, dienen patiënten met voorzichtigheid te worden behandeld. Indien toediening van furosemide klinisch noodzakelijk is voor de behandeling van tekenen/symptomen van differentiatiesyndroom, dienen patiënten nauwlettend te worden gecontroleerd op verstoringen in de elektrolytenbalans en verlenging van het QTc-interval.
Enzyminductie
Cytochroom P450- (CYP-) enzymen
Ivosidenib induceert CYP3A4, CYP2B6, CYP2C8, CYP2C9 en kan CYP2C19 induceren. Daarom kan het de systemische blootstelling aan substraten van deze enzymen verlagen. Geschikte alternatieven die geen CYP3A4-, CYP2B6-, CYP2C8- of CYP2C9-substraten zijn met een smalle therapeutische index, of CYP2C19-substraten dienen tijdens de behandeling met Tibsovo te worden overwogen. Patiënten dienen gecontroleerd te worden op verminderde substraatwerkzaamheid indien dergelijke geneesmiddelen niet kunnen worden vermeden (zie rubriek 5.2).
- CYP3A4-substraten met een smalle therapeutische index zijn onder meer: alfentanil, ciclosporine, everolimus, fentanyl, pimozide, kinidine, sirolimus, tacrolimus, atazanavir.
- CYP2B6-substraten met een smalle therapeutische index zijn onder meer: cyclofosfamide, ifosfamide, methadon.
- CYP2C8-substraten met een smalle therapeutische index zijn onder meer: paclitaxel, pioglitazon, repaglinide.
- CYP2C9-substraten met een smalle therapeutische index zijn onder meer: fenytoïne, warfarine.
- CYP2C19-substraten zijn onder meer: omeprazol.
Itraconazol of ketoconazol dienen niet gelijktijdig met Tibsovo te worden gebruikt vanwege het verwachte verlies van werkzaamheid tegen schimmels.
Ivosidenib kan de systemische concentraties van hormonale anticonceptiemiddelen verlagen en daarom wordt gelijktijdig gebruik van een barrièremethode als anticonceptie aanbevolen gedurende minstens 1 maand na de laatste dosis (zie rubriek 4.4 en 4.6).
Uridinedifosfaatglucuronosyltransferasen (UGT’s)
Ivosidenib kan UGT’s induceren en daardoor de systemische blootstelling aan substraten van deze enzymen (bijv. lamotrigine, raltegravir) verlagen. Geschikte alternatieven die geen UGT-substraten zijn, dienen tijdens de behandeling met Tibsovo te worden overwogen. Patiënten dienen gecontroleerd te worden op verminderde UGT-substraatwerkzaamheid indien dergelijke geneesmiddelen niet kunnen worden vermeden (zie rubriek 5.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden / anticonceptie
Vrouwen die zwanger kunnen worden dienen voorafgaand aan de behandeling met Tibsovo een zwangerschapstest te ondergaan en dienen te vermijden om zwanger te worden tijdens de behandeling (zie rubriek 4.4).
Vrouwen die zwanger kunnen worden en mannen met een vrouwelijke partner die zwanger kan worden, moeten effectieve anticonceptie gebruiken gedurende de behandeling met Tibsovo en gedurende ten minste 1 maand na de laatste dosis.
Ivosidenib kan de systemische concentraties van hormonale anticonceptiemiddelen verlagen en daarom wordt gelijktijdig gebruik van een alternatief anticonceptiemiddel zoals een barrièremethode als anticonceptie aanbevolen (zie rubriek 4.4 en 4.5).
Zwangerschap
Er zijn onvoldoende gegevens over het gebruik van ivosidenib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Tibsovo wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen effectieve anticonceptie toepassen. Patiënten moeten worden geïnformeerd over het mogelijke risico voor de foetus als het tijdens de zwangerschap wordt gebruikt of als een patiënt (of vrouwelijke partner van een behandelde mannelijke patiënt) tijdens behandeling of tijdens de periode van een maand na de laatste dosis zwanger wordt.
Borstvoeding
Het is niet bekend of ivosidenib en metabolieten in de moedermelk worden uitgescheiden. Er is geen dieronderzoek gedaan om de uitscheiding van ivosidenib en metabolieten ervan in de melk te evalueren. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Borstvoeding moet worden gestaakt tijdens behandeling met Tibsovo en gedurende minstens 1 maand na de laatste dosis.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van ivosidenib op de vruchtbaarheid bij mensen. Er is geen vruchtbaarheidsonderzoek bij dieren gedaan om het effect van ivosidenib te evalueren. In een 28 dagen durend onderzoek naar toxiciteit bij herhaalde dosering werden ongewenste effecten op de voortplantingsorganen waargenomen (zie rubriek 5.3). De klinische relevantie van deze effecten is niet bekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tibsovo heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bij sommige patiënten die ivosidenib gebruikten, zijn vermoeidheid en duizeligheid gemeld (zie rubriek 4.8). Hiermee moet rekening worden gehouden bij het beoordelen van de rijvaardigheid of het vermogen om machines te bedienen van een patiënt.
4.8 Bijwerkingen
Nieuw gediagnosticeerde acute myeloïde leukemie in combinatie met azacitidine
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen zijn braken (40%), neutropenie (31%), trombocytopenie (28%), elektrocardiogram QT verlengd (21%), insomnia (19%).
De vaakst voorkomende ernstige bijwerkingen zijn differentiatiesyndroom (8%) en trombocytopenie (3%).
Bij patiënten die met ivosidenib in combinatie met azacitidine werden behandeld, was de frequentie van beëindiging van ivosidenib als gevolg van bijwerkingen 6%. Bijwerkingen die leidden tot staken van de behandeling waren elektrocardiogram QT verlengd (1%), insomnia (1%), neutropenie (1%) en trombocytopenie (1%).
De frequentie van dosisonderbreking van ivosidenib als gevolg van bijwerkingen was 35%. De vaakst voorkomende bijwerkingen die leidden tot dosisonderbreking waren neutropenie (24%), elektrocardiogram QT verlengd (7%), trombocytopenie (7%), leukopenie (4%) en differentiatiesyndroom (3%).
De frequentie van dosisverlaging van ivosidenib als gevolg van bijwerkingen was 19%. Bijwerkingen die leidden tot dosisverlaging waren elektrocardiogram QT verlengd (10%), neutropenie (8%) en trombocytopenie (1%).
Lijst van bijwerkingen (in tabelvorm)
De frequenties van bijwerkingen zijn gebaseerd op onderzoek AG120-C-009, waaraan 72 patiënten met nieuw gediagnosticeerde AML deelnamen, die gerandomiseerd waren naar en behandeld werden met ivosidenib (500 mg per dag) in combinatie met azacitidine. De mediane duur van de behandeling met Tibsovo was 8 maanden (spreiding: 0,1 tot 40,0 maanden). De frequentie van bijwerkingen zijn gebaseerd op frequenties van bijwerkingen met alle oorzaken, waarbij een deel van de voorvallen van een bijwerking andere oorzaken dan ivosidenib kan hebben, zoals de ziekte, andere geneesmiddelen of losstaande oorzaken.
De volgende bijwerkingen zijn gemeld tijdens klinische onderzoeken en zijn volgens de volgende frequentie gerangschikt: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000). Binnen elke frequentiegroep worden bijwerkingen in volgorde van afnemende ernst gepresenteerd.
Tabel 2 - Bijwerkingen gemeld bij patiënten met nieuw gediagnosticeerde AML die behandeld werden met ivosidenib in combinatie met azacitidine in klinisch onderzoek AG120-C-009
(N=72)
| Systeem/orgaanklassen | Frequentie | Bijwerkingen |
Bloed- en lymfestelselaandoeningen | Zeer vaak | Differentiatiesyndroom, leukocytose, trombocytopenie, neutropenie |
| Vaak | Leukopenie | |
| Psychische stoornissen | Zeer vaak | Insomnia |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn, duizeligheid |
| Vaak | Neuropathie perifeer | |
| Maagdarmstelselaandoeningen | Zeer vaak | Braken1 |
| Vaak | Orofaryngeale pijn | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Pijn in extremiteit, artralgie, rugpijn |
| Onderzoeken | Zeer vaak | Elektrocardiogram QT verlengd |
1 Gegroepeerde term omvat braken en braakneiging.
Eerder behandeld, lokaal gevorderd of gemetastaseerd cholangiocarcinoom
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen zijn vermoeidheid (43%), nausea (42%), abdominale pijn (35%), diarree (35%), verminderde eetlust (24%), ascites (23%), braken (23%), anemie (19%) en rash (15%).
De vaakst voorkomende ernstige bijwerkingen zijn ascites (2%), hyperbilirubinemie (2%) en cholestatische geelzucht (2%).
Bij patiënten die met ivosidenib werden behandeld, was de frequentie van beëindiging van de behandeling als gevolg van bijwerkingen 2%. Bijwerkingen die leidden tot beëindiging waren ascites (1%) en hyperbilirubinemie (1%).
De frequentie van dosisonderbreking van ivosidenib als gevolg van bijwerkingen was 16%. De vaakst voorkomende bijwerkingen die leidden tot dosisonderbreking waren hyperbilirubinemie (3%), alanine-aminotransferase verhoogd (3%), aspartaataminotransferase verhoogd (3%), ascites (2%) en vermoeidheid (2%).
De frequentie van dosisverlaging van ivosidenib als gevolg van bijwerkingen was 4%. Bijwerkingen die leidden tot dosisverlaging waren elektrocardiogram QT verlengd (3%), en neuropathie perifeer (1%).
Lijst van bijwerkingen (in tabelvorm)
De frequenties van bijwerkingen zijn gebaseerd op onderzoek AG120-C-005, waaraan 123 patiënten met eerder behandeld, lokaal gevorderd of gemetastaseerd cholangiocarcinoom deelnamen, gerandomiseerd naar en behandeld met 500 mg ivosidenib eenmaal daags. De mediane duur van de behandeling met Tibsovo was 2,8 maanden (spreiding: 0,1 tot 45,1 maanden; gemiddelde [standaarddeviatie (SD)] 6,7 [8,2] maanden).
De frequentie van bijwerkingen zijn gebaseerd op frequenties van bijwerkingen met alle oorzaken, waarbij een deel van de voorvallen van een bijwerking andere oorzaken dan ivosidenib kan hebben, zoals de ziekte, andere geneesmiddelen of losstaande oorzaken.
De volgende bijwerkingen zijn gemeld tijdens klinische onderzoeken en zijn volgens de volgende frequentie gerangschikt: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000). Binnen elke frequentiegroep worden bijwerkingen in volgorde van afnemende ernst gepresenteerd.
Tabel 3 - Bijwerkingen gemeld bij patiënten met lokaal gevorderd of gemetastaseerd cholangiocarcinoom die behandeld werden met ivosidenib in klinisch onderzoek AG120-C-005
(N=123)
| Systeem/orgaanklassen | Frequentie | Bijwerkingen |
| Bloed- en lymfestelselaandoeningen | Zeer vaak | Anemie |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Verminderde eetlust |
| Zenuwstelselaandoeningen | Zeer vaak | Neuropathie perifeer, hoofdpijn |
| Maagdarmstelselaandoeningen | Zeer vaak | Ascites, diarree, braken, nausea, abdominale pijn |
| Lever- en galaandoeningen | Vaak | Cholestatische geelzucht, hyperbilirubinemie |
| Huid- en onderhuidaandoeningen | Zeer vaak | Rash1 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Vermoeidheid |
| Vaak | Vallen | |
| Onderzoeken | Zeer vaak | Aspartaataminotransferase verhoogd, bloedbilirubine verhoogd |
| Vaak | Elektrocardiogram QT verlengd, alanine-aminotransferase verhoogd, wittebloedceltelling verlaagd, plaatjestelling verlaagd |
1 Gegroepeerde term omvat rash, rash maculopapuleus, erytheem, rash vlekkerig, dermatitis exfoliatief gegeneraliseerd, geneesmiddeleneruptie en geneesmiddelenovergevoeligheid.
Beschrijving van geselecteerde bijwerkingen
Differentiatiesyndroom bij patiënten met acute myeloïde leukemie (zie rubriek 4.2 en 4.4).
In onderzoek AG120-C-009 ervoer 14% van de 72 patiënten met nieuw gediagnosticeerde AML die met Tibsovo in combinatie met azacitidine werden behandeld differentiatiesyndroom. Geen patiënt beëindigde de behandeling met ivosidenib als gevolg van differentiatiesyndroom, en dosisonderbrekingen (3%) om klachten en verschijnselen te behandelen waren bij een minderheid van de patiënten nodig. Alle 10 patiënten die differentiatiesyndroom ervoeren herstelden na de behandeling of na dosisonderbreking van Tibsovo. De mediane tijd tot aanvang van differentiatiesyndroom was 20 dagen. Tijdens combinatietherapie kwam differentiatiesyndroom tussen 3 dagen en tot 46 dagen na instelling van de behandeling op.
Verlenging van het QT-interval (zie rubriek 4.2, 4.4 en 4.5)
In onderzoek AG120-C-009 werd bij 21% van de 72 patiënten met nieuw gediagnosticeerde AML die met ivosidenib in combinatie met azacitidine werden behandeld elektrocardiogram QT verlengd gemeld; 11% ervoer reacties van graad 3 of hoger. Op basis van de analyse van de ECG’s bleek 15% van de patiënten die met ivosidenib in combinatie met azacitidine werden behandeld, die minstens één ECG-beoordeling na de baseline hadden, een QTc-interval > 500 ms te hebben en had 24% een toename vanaf baseline-QTc van ˃ 60 ms. Eén procent (1%) van de patiënten beëindigde de behandeling met ivosidenib als gevolg van elektrocardiogram QT verlengd. Dosisonderbreking en -verlaging waren vereist bij respectievelijk 7% en 10% van de patiënten. De mediane tijd tot aanvang van QT-verlenging bij met ivosidenib behandelde patiënten was 29 dagen. Elektrocardiogram QT verlengd kwam tussen 1 dag en 18 maanden na instelling van de behandeling op. In onderzoek AG120-C-005 werd bij 10% van de 123 patiënten met lokaal gevorderd of gemetastaseerd cholangiocarcinoom die met monotherapie met ivosidenib werden behandeld elektrocardiogram QT verlengd gemeld; 2% ervoer reacties van graad 3 of hoger. Op basis van de analyse van de ECG’s had 2% van de patiënten een QTc-interval > 500 ms en had 5% verlenging van het QTc-interval ˃ 60 ms vanaf baseline. Dosisverlaging om tekenen/symptomen te behandelen was vereist bij 3% van de patiënten. De mediane tijd tot aanvang van QT-verlenging bij patiënten behandeld met ivosidenib als monotherapie was 28 dagen. Elektrocardiogram QT verlengd trad tussen 1 dag en 23 maanden na het instellen van de behandeling op.
Speciale populaties
Leverfunctiestoornis
De veiligheid en werkzaamheid van ivosidenib is niet vastgesteld bij patiënten met een matige of ernstige leverfunctiestoornis (Child-Pugh-klasse B of C). Een trend naar een hogere incidentie van bijwerkingen werd waargenomen bij patiënten met een lichte leverfunctiestoornis (Child-Pugh-klasse A) (zie rubriek 4.2 en 5.2).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In het geval van overdosering manifesteert de toxiciteit zich waarschijnlijk als exacerbatie van de bijwerkingen die in verband zijn gebracht met ivosidenib (zie rubriek 4.8). Patiënten dienen nauwlettend te worden gecontroleerd en te worden voorzien van ondersteunende zorg (zie rubriek 4.2 en 4.4). Er is geen specifiek antidotum voor een overdosering van ivosidenib.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen; isocitraatdehydrogenase (IDH)-remmers
ATC-code: L01XM02
Werkingsmechanisme
Ivosidenib is een remmer van het gemuteerde IDH1-enzym. Gemuteerd IDH1 zet alfa-ketoglutaraat (α-KG) om in 2-hydroxyglutaraat (2-HG), dat de celdifferentiatie blokkeert en tumorgenese bij zowel hematologische als niet-hematologische maligniteiten bevordert. Het werkingsmechanisme van ivosidenib anders dan het vermogen om 2-HG te verminderen en celdifferentiatie te herstellen is niet geheel bekend bij de verschillende indicaties.
Farmacodynamische effecten
Meerdere doses ivosidenib 500 mg per dag leidden tot verlaagde plasmaconcentraties van 2-HG bij patiënten met hematologische maligniteiten en cholangiocarcinoom met gemuteerd IDH1 tot niveaus die bij gezonde proefpersonen werden waargenomen. In het beenmerg van patiënten met hematologische maligniteiten en in tumorbiopten van patiënten met cholangiocarcinoom waren de gemiddelde (% variatiecoëfficïent [%CV]) verlagingen in 2-HG-concentraties respectievelijk 93,1% (11,1%) en 82,2% (32,4%).
Met gebruik van een ivosidenibconcentratie-QTc-model werd een concentratieafhankelijke verlenging van het QTc-interval van ongeveer 17,2 ms (90%-BI: 14,7; 19,7) voorspeld bij de steady-state-Cmax op basis van een analyse van 173 patiënten met AML die eenmaal daags 500 mg ivosidenib kregen. Een concentratieafhankelijke verlenging van het QTc-interval van ongeveer 17,2 ms (90%-BI: 14,3; 20,2) werd waargenomen bij de steady-state-Cmax na een dagelijkse dosis van 500 mg op basis van een analyse van 101 patiënten met cholangiocarcinoom die eenmaal daags 500 mg ivosidenib kregen (zie rubriek 4.2 en 4.4).
Klinische werkzaamheid
Nieuw gediagnosticeerde acute myeloïde leukemie in combinatie met azacitidine
De werkzaamheid en veiligheid van Tibsovo werden geëvalueerd in een gerandomiseerd, multicenter, dubbelblind, placebogecontroleerd klinisch onderzoek (AG120-C-009) met 146 volwassen patiënten met niet eerder behandelde AML met een IDH1-mutatie die niet in aanmerking kwamen voor intensieve inductiechemotherapie, op grond van ten minste een van de volgende criteria: 75 jaar of ouder, prestatiestatus volgens de Eastern Cooperative Oncology Group (ECOG) van 2, ernstige hart- of longziekte, leverfunctiestoornis met bilirubine > 1,5 keer de bovengrens van normaal, creatinineklaring < 45 ml/min of andere comorbiditeit. Voor alle proefpersonen werd genmutatieanalyse voor centrale bevestiging van IDH1-mutatie op beenmerg en/of perifeer bloed uitgevoerd met behulp van de Abbott RealTime™ IDH1-assay. Patiënten werden gerandomiseerd naar het krijgen van Tibsovo 500 mg of overeenkomende placebo oraal eenmaal daags met azacitidine 75 mg/m2/dag subcutaan of intraveneus gedurende 1 week, elke 4 weken tot het einde van het onderzoek, ziekteprogressie of onaanvaardbare toxiciteit.
De gemiddelde leeftijd van de met Tibsovo behandelde patiënten was 76 jaar (spreiding: 58 tot 84); 58% was man; 21% Aziatisch, 17% was wit, 61% niet gemeld; en ze hadden een ECOG-prestatiestatus van 0 (19%), 1 (44%) of 2 (36%). Vijfenzeventig procent (75%) van de patiënten had de novo AML. In totaal hadden patiënten gedocumenteerd gunstig (4%), gemiddeld (67%) of slecht/overig (26%) cytogenetisch risico, zoals beoordeeld door onderzoekers op grond van de klinische praktijkrichtlijnen in de oncologie (2017) van het National Comprehensive Cancer Network (NCCN).
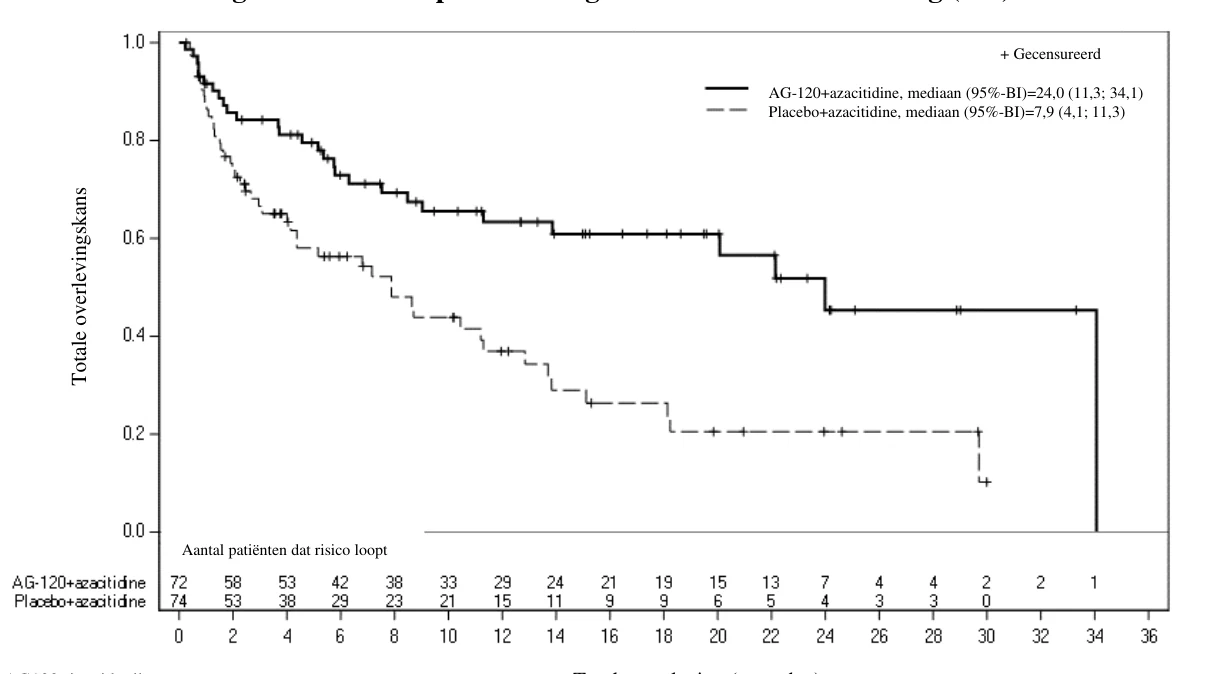
De werkzaamheid werd gebaseerd op het primaire werkzaamheidseindpunt voorvalvrije overleving (‘event-free survival’, EFS), gemeten vanaf de datum van randomisatie tot falen van de behandeling, recidief na remissie, of overlijden door welke oorzaak dan ook. Falen van de behandeling werd gedefinieerd als het niet bereikt hebben van complete remissie (CR) in week 24. Totale overleving (TO), CR-percentage, percentage CR + CR met gedeeltelijk hematologisch herstel (CR + CRh) en objectief responspercentage (ORR) waren de voornaamste secundaire werkzaamheidseindpunten (tabel 4 en figuur 1).
Tabel 4 - Werkzaamheidsresultaten bij patiënten met nieuw gediagnosticeerde AML in combinatie met azacitidine
| Eindpunt | Ivosidenib (500 mg per dag) + azacitidine N=72 | Placebo + azacitidine N=74 |
Voorvalvrije overleving, voorvallen (%) Falen van behandeling Recidief Overlijden | 46 (63,9) 42 (58,3) 3 (4,2) 1 (1,4) | 62 (83,8) 59 (79,7) 2 (2,7) 1 (1,4) |
| Hazardratio1 (95%-BI) | 0,33 (0,16; 0,69) | |
| TO-voorvallen (%) | 28 (38,9) | 46 (62,2) |
| Mediane TO (95%-BI) maanden | 24,0 (11,3; 34,1) | 7,9 (4,1; 11,3) |
| Hazardratio1 (95%-BI) | 0,44 (0,27; 0,73) | |
| CR, n (%) | 34 (47,2) | 11 (14,9) |
| 95%-BI2 | (35,3; 59,3) | (7,7; 25,0) |
| Oddsratio3 (95%-BI) | 4,76 (2,15; 10,50) | |
Tabel 4 - Werkzaamheidsresultaten bij patiënten met nieuw gediagnosticeerde AML in combinatie met azacitidine
| Eindpunt | Ivosidenib (500 mg per dag) + azacitidine N=72 | Placebo + azacitidine N=74 |
| CR + CRh percentage, n (%) | 38 (52,8) | 13 (17,6) |
| 95%-BI2 | (40,7; 64,7) | (9,7; 28,2) |
| Oddsratio3 (95%-BI) | 5,01 (2,32; 10,81) | |
| CR + CRi percentage, n (%) | 39 (54,2) | 12 (16,2) |
| 95%-BI2 | (42,0; 66,0) | (8,7; 26,6) |
| Oddsratio3 (95%-BI) | 5,90 (2,69; 12,97) | |
BI = betrouwbaarheidsinterval; CR = complete remissie; CRh = complete remissie met gedeeltelijk hematologisch herstel; CRi = complete remissie met onvolledig hematologisch herstel; TO = totale overleving. 1 Hazardratio is geschat met gebruik van een ‘proportional hazards’-model volgens Cox gestratificeerd naar de randomisatiestratificatiefactoren (AML-status en geografische regio) met placebo + azacitidine als deler. 2 BI van percentage is berekend met de (exacte binomiale) methode van Clopper en Pearson. 3 Schatting volgens Cochran-Mantel-Haenszel (CMH) voor oddsratio is berekend met placebo + azacitidine als deler.
Figuur 1: Kaplan-Meier-grafiek van totale overleving (TO)
AG120=ivosidenib
Een bijgewerkte TO-analyse, uitgevoerd bij 64,2% (N = 95) voorvallen, bevestigde het totale-overlevingsvoordeel van Tibsovo in combinatie met azacitidine in vergelijking met placebo in combinatie met azacitidine met een mediane TO van respectievelijk 29,3 maanden tegenover 7,9 maanden (HR = 0,42; 95%-BI: 0,27 tot 0,65).
Eerder behandeld, lokaal gevorderd of gemetastaseerd cholangiocarcinoom
De werkzaamheid van Tibsovo werd geëvalueerd in een gerandomiseerd (2:1), multicenter, dubbelblind, placebogecontroleerd, klinisch fase 3-onderzoek (onderzoek AG120-C-005) met 185 volwassen patiënten met lokaal gevorderd of gemetastaseerd cholangiocarcinoom met een R132-mutatie in IDH1, van wie de ziekte was voortgeschreden na minstens 1, maar niet meer dan 2 eerdere behandelingsschema’s met minstens één gemcitabine- of 5-FU-bevattend schema en een verwachte overleving van ≥ 3 maanden.
Totale overleving (maanden) Patiënten werden gerandomiseerd naar het krijgen van Tibsovo 500 mg oraal eenmaal daags of overeenkomende placebo tot ziekteprogressie of ontwikkeling van onaanvaardbare toxiciteit. Randomisatie werd gestratificeerd naar aantal eerdere therapieën (1 of 2). Geschikte patiënten die werden gerandomiseerd naar placebo, mochten na radiografisch gedocumenteerde ziekteprogressie naar oordeel van de onderzoeker overschakelen op Tibsovo. Voor alle proefpersonen werd genmutatieanalyse voor centrale bevestiging van IDH1-mutatie op tumorweefselbiopt uitgevoerd met behulp van de OncomineTM Dx Target Test.
De mediane leeftijd was 62 jaar (spreiding: 33 tot 83). De meeste patiënten waren vrouw (63%), 57% was wit en 37% had een ECOG-prestatiestatus van 0 (37%) of 1 (62%). Alle patiënten hadden minstens 1 eerdere lijn van systemische therapie gekregen en 47% twee eerdere lijnen. De meeste patiënten hadden intrahepatisch cholangiocarcinoom (91%) bij diagnose en 92% had gemetastaseerde ziekte. In beide groepen had 70% van de patiënten een R132C-mutatie, 15% een R132L-mutatie, 12% een R132G-mutatie, 1,6% een R132S-mutatie en 1,1% een R132H-mutatie.
De primaire werkzaamheidsuitkomstmaat was progressievrije overleving (PFS), zoals vastgesteld door het onafhankelijk radiologisch centrum (IRC) volgens Response Evaluation Criteria in Solid Tumors (RECIST) v1.1, die gedefinieerd werd als tijd van randomisatie tot ziekteprogressie of overlijden door welke oorzaak dan ook.
TO was een secundair werkzaamheidseindpunt. Waar toegestaan volgens het protocol schakelde een groot deel (70,5%) van de patiënten in de placebogroep over op behandeling met Tibsovo na radiografisch bevestigde ziekteprogressie zoals beoordeeld door de onderzoeker.
De werkzaamheidsresultaten zijn samengevat in tabel 5.
Tabel 5 - Werkzaamheidsresultaten bij patiënten met lokaal gevorderd of gemetastaseerd cholangiocarcinoom
| Eindpunt | Ivosidenib (500 mg per dag) | Placebo |
| Progressievrije overleving (PFS) volgens IRC-beoordeling | N=124 | N=61 |
Voorvallen, n (%) Progressieve ziekte Overlijden | 76 (61) 64 (52) 12 (10) | 50 (82) 44 (72) 6 (10) |
| Mediane PFS, maanden (95%-BI) | 2,7 (1,6; 4,2) | 1,4 (1,4; 1,6) |
Hazardratio (95%-BI)1 P-waarde2 | 0,37 (0,25; 0,54) < 0,0001 | |
PFS-percentage (%)3 6 maanden 12 maanden | 32,0 21,9 | n.t.s. n.t.s. |
| Totale overleving4 | N=126 | N=61 |
| Overlijdens, n (%) | 100 (79) | 50 (82) |
| Mediane TO (maanden, 95%-BI) | 10,3 (7,8; 12,4) | 7,5 (4,8; 11,1) |
Hazardratio (95%-BI)1 P-waarde2 | 0,79 (0,56; 1,12) 0,093 | |
IRC: onafhankelijk radiologisch centrum; BI: betrouwbaarheidsinterval; n.t.s. = niet te schatten. 1 Hazardratio is berekend uit gestratificeerd Cox-regressiemodel. Stratificatiefactor is het aantal eerdere lijnen van therapie bij randomisatie.
2 P-waarde is berekend uit de eenzijdige gestratificeerde log-ranktoets zonder te corrigeren voor overschakeling. Stratificatiefactor is het aantal eerdere lijnen van therapie bij randomisatie.
3 Gebaseerd op Kaplan-Meier-schatting. Geen van de patiënten die naar placebo gerandomiseerd waren, bereikte PFS van 6 maanden of langer.
4 TO-resultaten zijn gebaseerd op de eindanalyse van TO (gebaseerd op 150 overlijdens; gegevenseinddatum: 31 mei 2020) die 16 maanden na de eindanalyse van PFS (gegevenseinddatum: 31 januari 2019) plaatsvond.
Figuur 2: Kaplan-Meier-grafiek van progressievrije overleving (PFS) volgens IRC
Figuur 3: Kaplan-Meier-grafiek van totale overleving (TO)
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Tibsovo in alle subgroepen van pediatrische patiënten bij de behandeling van acute myeloïde leukemie, bij de behandeling van alle aandoeningen in de categorie van maligne neoplasmata (met uitzondering van tumoren van het centraal zenuwstelsel, hematopoëtische neoplasmata en neoplasmata van het lymfeweefsel) en bij de behandeling van maligne neoplasmata van het centraal zenuwstelsel (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
61 46 11 6 4 1 124 105 54 40 36 28 22 16 14 10 9 6 5 4 3 3 2 1 1 Placebo Ivosidenib 0 1 2 3 4 5 6 7 8 9 10 11 12 13 14 15 16 17 18 19 20 Survival (Months) 0.0 0.1 0.2 0.3 0.4 0.5 0.6 0.7 0.8 0.9 1.0 Number of patients at risk: Ivosidenib + Placebo + | |||||
61 50 43 35 29 27 21 18 17 12 8 4 4 2 1 1 1 126 113 97 85 72 62 53 48 42 32 25 18 14 10 7 6 5 2 Placebo Ivosidenib 0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 36 Survival (Months) 0.0 0.1 0.2 0.3 0.4 0.5 0.6 0.7 0.8 0.9 1.0 Number of patients at risk: Ivosidenib + Placebo + Overleving (maanden) Aantal patiënten dat risico loopt | ||||||||
| Overleving (maanden) Aantal patiënten dat risico loopt | |||||
5.2 Farmacokinetische eigenschappen
In totaal 10 klinische onderzoeken hebben bijgedragen aan de karakterisering van de klinische farmacologie van ivosidenib. Er zijn 5 onderzoeken uitgevoerd bij gezonde proefpersonen en er zijn 3 onderzoeken uitgevoerd bij patiënten met gevorderde maligniteiten, waaronder 2 onderzoeken bij patiënten met cholangiocarcinoom. Er zijn 2 onderzoeken uitgevoerd bij patiënten met nieuw gediagnosticeerde AML die ivosidenib in combinatie met azacitidine kregen. Farmacokinetische eindpunten zijn beoordeeld in plasma en urine. Farmacodynamische eindpunten zijn beoordeeld in plasma, urine, tumorbiopten en beenmerg (alleen voor onderzoeken bij patiënten met gevorderde maligniteiten).
De farmacokinetiek bij steady state van ivosidenib 500 mg was vergelijkbaar tussen patiënten met nieuw gediagnosticeerde AML en cholangiocarcinoom.
Absorptie
Na een enkelvoudige orale dosis van 500 mg was de mediane tijd tot Cmax (Tmax) ongeveer 2 uur bij patiënten met nieuw gediagnosticeerde AML die werden behandeld met een combinatie van ivosidenib en azacitidine en bij patiënten met cholangiocarcinoom.
Bij patiënten met nieuw gediagnosticeerde AML die werden behandeld met een combinatie van ivosidenib (500 mg per dag) en azacitidine was de gemiddelde Cmax 6.145 ng/ml (CV%: 34) en was de gemiddelde AUC bij steady state 106.326 ng·u/ml (CV%: 41).
Bij patiënten met cholangiocarcinoom was de gemiddelde Cmax 4.060 ng/ml (%CV: 45) na een enkelvoudige dosis van 500 mg en 4.799 ng/ml (CV%: 33) bij steady state voor 500 mg per dag. De AUC was 86.382 ng·u/ml (CV%: 34).
Accumulatieverhoudingen waren ongeveer 1,6 voor AUC en 1,2 voor Cmax bij patiënten met nieuw gediagnosticeerde AML die werden behandeld met een combinatie van ivosidenib en azacitidine, en ongeveer 1,5 voor AUC en 1,2 voor Cmax bij patiënten met cholangiocarcinoom, gedurende één maand, wanneer ivosidenib in 500 mg per dag werd toegediend. Steady-state-plasmaniveaus werden binnen 14 dagen van eenmaaldaagse toediening bereikt.
Significante toenames in Cmax (met ongeveer 98%; 90%-BI: 79; 119) en AUCinf (met ongeveer 25%) in ivosidenib werden waargenomen na toediening van een enkelvoudige dosis met een vetrijke maaltijd (ongeveer 900 tot 1.000 calorieën, 56% tot 60% vet) bij gezonde proefpersonen (zie rubriek 4.2).
Distributie
Op basis van een farmacokinetische populatieanalyse is het gemiddelde schijnbare distributievolume van ivosidenib bij steady state (Vc/F) 3,20 l/kg (CV%: 47,8) bij patiënten met nieuw gediagnosticeerde AML die werden behandeld met een combinatie van ivosidenib en azacitidine, en 2,97 l/kg (CV%: 25,9) bij patiënten met cholangiocarcinoom die monotherapie met ivosidenib werden behandeld.
Biotransformatie
Ivosidenib was de voornaamste component (> 92%) van de totale radioactiviteit in plasma van gezonde proefpersonen. Het wordt hoofdzakelijk gemetaboliseerd via oxidatieve routes die grotendeels door CYP3A4 worden gemedieerd, met kleine bijdragen door N-dealkylering en hydrolytische routes.
Ivosidenib induceert CYP3A4 (waaronder zijn eigen metabolisme), CYP2B6, CYP2C8, CYP2C9, en kan CYP2C19 en UGT’s induceren. Daarom kan het de systemische blootstelling aan substraten van deze enzymen verlagen (zie rubriek 4.4, 4.5 en 4.6).
Ivosidenib remt P-gp in vitro en heeft het vermogen om P-gp te induceren. Daarom kan het de systemische blootstelling aan werkzame stoffen die hoofdzakelijk door P-pg worden getransporteerd veranderen (zie rubriek 4.3 en 4.5).
In-vitro-gegevens wijzen erop dat ivosidenib OAT3, OATP1B1 en OATP1B3 in klinisch relevante concentraties kan remmen en het kan daarom de systemische blootstelling aan OAT3-, OATP1B1- of OATP1B3-substraten verhogen (zie rubriek 4.5).
Eliminatie
Bij patiënten met nieuw gediagnosticeerde AML die werden behandeld met een combinatie van ivosidenib en azacitidine was de gemiddelde schijnbare klaring van ivosidenib bij steady state 4,6 l/uur (35%) met een gemiddelde terminale halfwaardetijd van 98 uur (42%).
Bij patiënten met cholangiocarcinoom was de gemiddelde schijnbare klaring van ivosidenib bij steady state 6,1 l/uur (31%) met een gemiddelde terminale halfwaardetijd van 129 uur (102%).
Bij gezonde proefpersonen werd 77% van een enkelvoudige orale dosis ivosidenib in de feces aangetroffen, waarvan 67% onveranderd werd teruggevonden. Ongeveer 17% van een enkelvoudige orale dosis werd aangetroffen in de urine, waarvan 10% onveranderd werd teruggevonden.
Lineariteit/non-lineariteit
De AUC en Cmax van ivosidenib nam in een minder dan dosisproportionele wijze toe van eenmaal daags 200 mg tot 1.200 mg (0,4 tot 2,4 keer de aanbevolen dosis).
Speciale populaties
Ouderen
Bij oudere patiënten tot 84 jaar werden geen klinisch betekenisvolle effecten op de farmacokinetiek van ivosidenib waargenomen. De farmacokinetiek van ivosidenib bij patiënten van 85 jaar of ouder is niet bekend (zie rubriek 4.2).
Nierfunctiestoornis
Bij patiënten met een lichte of matige nierfunctiestoornis (eGFR ≥ 30 ml/min/1,73 m2) werden geen klinisch betekenisvolle effecten op de farmacokinetiek van ivosidenib waargenomen. De farmacokinetiek van ivosidenib bij patiënten met een ernstige nierfunctiestoornis (eGFR < 30 ml/min/1,73 m2) of met een nierfunctiestoornis die dialyse vereist, is niet bekend (zie rubriek 4.2).
Leverfunctiestoornis
Bij patiënten met een lichte leverfunctiestoornis werden met gebruik van de NCI-indeling geen klinisch betekenisvolle effecten op de farmacokinetiek van ivosidenib waargenomen. De farmacokinetiek van ivosidenib bij patiënten met een matige of ernstige leverfunctiestoornis is niet bekend bij patiënten met nieuw gediagnosticeerde AML en bij patiënten met cholangiocarcinoom (zie rubriek 4.2). Er zijn geen farmacokinetische gegevens beschikbaar bij patiënten met een leverfunctiestoornis gestratificeerd volgens de Child-Pugh-indeling.
Overige
Op grond van geslacht, ras, lichaamsgewicht of ECOG-prestatiestatus werden geen klinisch betekenisvolle effecten op de farmacokinetiek van ivosidenib waargenomen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Veiligheidsfarmacologie
Het vermogen van ivosidenib tot QT-verlenging is gebleken in preklinische in-vitro- en in-vivo-onderzoeken bij klinisch relevante plasmaspiegels.
Toxiciteit bij herhaalde dosering
Tijdens dieronderzoeken bij klinisch relevante blootstellingen induceerde ivosidenib hematologische afwijkingen (hypocellulariteit van het beenmerg, lymfoïde depletie, verminderde rodebloedcelmassa met extramedullaire hematopoëse in de milt), gastro-intestinale toxiciteit, schildklierbevindingen (follikelcelhypertrofie/hyperplasie bij ratten), levertoxiciteit (verhoogde transaminasen, toegenomen gewicht, hepatocellulaire hypertrofie en necrose bij ratten en hepatocellulaire hypertrofie geassocieerd met toegenomen levergewicht bij apen) en nierbevindingen (tubulaire vacuolisatie en necrose bij ratten). Toxische effecten die waargenomen werden in het hematologisch systeem, maag-darmstelsel en de nieren waren omkeerbaar, terwijl de op de lever, milt en schildklier waargenomen toxische effecten aan het einde van de herstelperiode nog steeds werden waargenomen.
Genotoxiciteit en carcinogeen potentieel
Ivosidenib was niet mutageen of clastogeen in in vitro en in vivo uitgevoerde conventionele genotoxiciteitstests. Er zijn geen carcinogeniteitsonderzoeken uitgevoerd met ivosidenib.
Reproductie- en ontwikkelingstoxiciteit
Er zijn geen vruchtbaarheidsonderzoeken uitgevoerd met ivosidenib. In het 28 dagen durende onderzoek naar toxiciteit bij herhaalde toediening bij ratten werd bij vrouwtjes bij niet verdragen dosisniveaus van ongeveer 1,7 keer de klinische blootstelling (op basis van AUC) baarmoederatrofie waargenomen die omkeerbaar was na een herstelperiode van 14 dagen. Bij mannetjes werd testesdegeneratie waargenomen bij niet verdragen dosisniveaus van ongeveer 1,2 keer de klinische blootstelling (op basis van AUC) bij dieren die prematuur geëuthanaseerd werden.
In onderzoeken naar embryofoetale ontwikkeling bij ratten traden lagere foetale lichaamsgewichten en vertraagde ossificatie van het skelet op zonder maternale toxiciteit. Bij konijnen werden maternale toxiciteit, spontane abortus, verlaagd foetaal lichaamsgewicht, verhoogd verlies na implantatie, vertraagde ossificatie van het skelet en afwijkende ontwikkeling van ingewanden (kleine milt) waargenomen. Uit dieronderzoek blijkt dat ivosidenib de placenta passeert en in het plasma van de foetus wordt aangetroffen. Bij ratten en konijnen waren de niveaus zonder schadelijke effecten voor embryofoetale ontwikkeling respectievelijk 0,4 en 1,4 keer de klinische blootstelling (op basis van AUC).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Croscarmellose-natrium
Hypromellose-acetaat-succinaat
Siliciumdioxide, colloïdaal watervrij
Magnesiumstearaat
Natriumlaurylsulfaat (E487)
Filmomhulsel
Hypromellose
Titaandioxide (E 171)
Lactosemonohydraat
Triacetine
Indigokarmijn aluminiumpigment (E132)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
5 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur. De fles zorgvuldig gesloten houden ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Fles van hogedichtheidpolyethyleen (HDPE) met een kindveilige sluiting van polypropyleen (PP) en een warmte-inductieafdichting met een bekleding van polyethyleen (PE). Elke fles bevat 60 filmomhulde tabletten en een silicagel-droogmiddel in een busje van HDPE.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Les Laboratoires Servier
50, rue Carnot
92284 Suresnes cedex
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/23/1728/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 04 mei 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.