


SmPC (samenvatting van de productkenmerken) - Teizeild
1. NAAM VAN HET GENEESMIDDEL
Teizeild 1 mg/ml concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén ml concentraat voor oplossing voor infusie bevat 1 mg teplizumab.
Elke flacon bevat 2 mg teplizumab in 2 ml concentraat (2 mg/2 ml).
Elke flacon bevat 0,5 mg teplizumab in 0,5 ml concentraat (0,5 mg/0,5 ml).
Teplizumab is een monoklonaal antilichaam (gehumaniseerd IgG1-kappa) en wordt geproduceerd uit ovariumcellen van de Chinese hamster (CHO, Chinese hamster ovary) door middel van recombinant-DNA-technologie.
Hulpstof(fen) met bekend effect
Elke flacon met 2 ml concentraat voor oplossing voor infusie van teplizumab bevat 7,45 mg natrium en 0,10 mg polysorbaat 80.
Elke flacon met 0,5 ml concentraat voor oplossing voor infusie van teplizumab bevat 1,86 mg natrium en 0,025 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie (steriel concentraat)
Heldere, kleurloze oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Teizeild is geïndiceerd om het ontstaan van stadium 3 type 1-diabetes (T1D) te vertragen bij volwassen en pediatrische patiënten van 8 jaar en ouder met stadium 2 T1D.
4.2 Dosering en wijze van toediening
Teizeild moet worden toegediend door een zorgverlener die toegang heeft tot passende medische ondersteuning om mogelijke ernstige bijwerkingen te behandelen.
Laboratoriumbeoordeling en vaccinatie voorafgaand aan de start
- Voordat Teizeild wordt gestart, moeten een volledige bloedtelling en leverenzymtesten worden verkregen.
Het gebruik van Teizeild wordt niet aanbevolen bij patiënten met (zie rubriek 4.4):
- Lymfocytentelling minder dan 1,0 x 10⁹ lymfocyten/l
- Hemoglobine minder dan 100 g/l
- Plaatjestelling minder dan 100 x 109 bloedplaatjes/l
- Absolute neutrofielentelling minder dan 1,5 x 10⁹ neutrofielen/l
- Alanine-aminotransferase (ALAT) of aspartaataminotransferase (ASAT) hoger dan 2 keer de bovengrens van normaal (ULN) of bilirubine hoger dan 1,5 keer ULN
- Laboratorium- of klinisch bewijs van acute infectie met het Epstein-Barr-virus (EBV) of cytomegalovirus (CMV)
- Actieve ernstige infectie of chronische actieve infectie anders dan gelokaliseerde huidinfecties
- Alle leeftijdsgebonden vaccinaties moeten worden toegediend voordat Teizeild wordt gestart (zie rubriek 4.4 voor gedetailleerde richtlijnen).
Premedicatie
Premedicatie moet worden gebruikt voorafgaand aan de Teizeild-infusie gedurende de eerste 5 dagen van toediening, namelijk: (1) een niet-steroïdaal ontstekingsremmend geneesmiddel (NSAID) of paracetamol en (2) een antihistaminicum; terwijl (3) het gebruik van een anti-emeticum kan worden overwogen (zie rubriek 4.4). Indien nodig moeten aanvullende doseringen premedicatie toegediend worden.
Dosering
Teizeild moet worden toegediend via intraveneuze infusie (gedurende minimaal 30 minuten), met behulp van een op lichaamsoppervlak (body surface area, BSA) gebaseerde dosering, eenmaal daags gedurende 14 opeenvolgende dagen, en wel als volgt:
- Dag 1: 65 microgram/m2
- Dag 2: 125 microgram/m2
- Dag 3: 250 microgram/m2
- Dag 4: 500 microgram/m2
- Dag 5 tot en met 14: 1.030 microgram/m2
Gemiste dosis (doses)
Als een geplande Teizeild-infusie wordt gemist, moet de dosering worden hervat door alle resterende doses op opeenvolgende dagen toe te dienen om de 14-daagse behandelingskuur te voltooien.
Stopzetting van de behandeling
Tijdelijke stopzetting van de behandeling kan nodig zijn afhankelijk van de ernst van laboratoriumafwijkingen. Op basis van klinisch oordeel moet de behandeling worden gepauzeerd indien het aantal bloedplaatjes, het aantal neutrofielen of het hemoglobinegehalte significant daalt.
De dosisonderbreking mag niet langer duren dan 3 dagen. De dosering kan worden hervat door alle resterende doseringen op opeenvolgende dagen toe te dienen om de 14-daagse behandelingskuur te voltooien (bijv. als de dosering op dag 4 en 5 wordt gemist, kan de dosering op dag 6 opnieuw worden gestart met het doseringsniveau gespecificeerd voor dag 4).
De behandeling moet permanent worden gestaakt bij:
Verhoogde leverenzymen (ALAT of ASAT hoger dan 5 keer ULN) of bilirubine hoger dan 3 keer
ULN
- Langdurige ernstige lymfopenie (< 0,5 x 10⁹ lymfocyten/l gedurende 1 week of langer)
- Klinisch relevante (oordeel van de arts op basis van de gegevens van de individuele patiënt) daling van het aantal bloedplaatjes, het aantal neutrofielen of het hemoglobinegehalte gedurende 3 opeenvolgende dagen
- Ontwikkeling van een ernstige infectie
Voor aanvullende informatie, zie rubriek 4.4 en 4.8.
Speciale populaties
Ouderen
In de medisch-wetenschappelijke onderzoeken waren geen oudere patiënten opgenomen (65 jaar en ouder).
Nierfunctiestoornis
Er zijn geen onderzoeken uitgevoerd bij patiënten met nierinsufficiëntie (zie rubriek 5.2).
Leverfunctiestoornis
Er zijn geen onderzoeken uitgevoerd bij patiënten met leverinsufficiëntie (zie rubriek 5.2).
Lichaamsgewicht
Op BSA-gebaseerde dosering is vereist om de blootstelling van Teizeild over het lichaamsgewicht te normaliseren (zie “Dosering” en rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Teizeild bij kinderen jonger dan 8 jaar zijn niet vastgesteld.
Wijze van toediening
Teizeild moet gedurende minimaal 30 minuten via intraveneuze infusie worden toegediend. Twee doseringen mogen niet op dezelfde dag worden toegediend.
Voor instructies over de bereiding van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6 en aan het einde van de bijsluiter.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Cytokinenvrijgavesyndroom
Cytokinenvrijgavesyndroom (cytokine release syndrome, CRS) is waargenomen in klinische onderzoeken bij patiënten die met teplizumab werden behandeld tijdens de behandelperiode en tot en met 28 dagen na de laatste toediening (zie rubriek 4.8). CRS-symptomen omvatten koorts, misselijkheid, vermoeidheid, hoofdpijn, myalgie, artralgie, verhoogde ALAT, verhoogde ASAT en verhoogd totaal bilirubine. Deze symptomen traden meestal op tijdens de eerste 5 dagen van de behandeling (zie rubriek 4.8).
Om CRS te beperken:
- antipyretica, antihistaminica en/of anti-emetica dienen te worden toegediend voorafgaand aan de behandeling (zie rubriek 4.2).
- leverenzymen en bilirubine dienen te worden gecontroleerd tijdens de behandeling, vaker in de eerste week. De behandeling dient te worden stopgezet bij patiënten bij wie ALAT of ASAT stijgt naar meer dan 5 keer de bovengrens van de norm (ULN) of bilirubine naar meer dan 3 keer de ULN.
- symptomen van CRS dienen te worden behandeld met antipyretica, antihistaminica en/of anti-emetica. Als zich ernstige CRS ontwikkelt, moet worden overwogen om de dosering tijdelijk te pauzeren gedurende 1-2 dagen (en de resterende doseringen dienen te worden toegediend op opeenvolgende dagen om de volledige 14-daagse kuur te voltooien). Als de CRS niet verbetert of als CRS ondanks de pauze toch terugkeert, kan stopzetting van de behandeling gerechtvaardigd zijn.
Ernstige infecties
Bacteriële en virale infecties zijn opgetreden bij patiënten die werden behandeld met Teizeild, waaronder gastro-enteritis, cellulitis, longontsteking, abces, sepsis (zie rubriek 4.8). Het gebruik van Teizeild wordt niet aanbevolen bij patiënten met actieve ernstige infectie of chronische infectie anders dan lokale huidinfecties. Patiënten dienen te worden gecontroleerd op tekenen en symptomen van infectie tijdens en na de behandeling. Als er een ernstige infectie ontstaat, dient deze op gepaste wijze te worden behandeld en dient Teizeild te worden gestaakt.
Lymfopenie
In klinische onderzoeken ontwikkelde 75% van de patiënten die met Teizeild werden behandeld lymfopenie. Bij de meeste patiënten die lymfopenie ontwikkelden, begonnen de lymfocytenwaarden zich na de vijfde behandelingsdag te herstellen en keerden ze binnen twee weken na voltooiing van de behandeling, zonder onderbreking van de dosering, terug naar de waarden van vóór de behandeling (zie rubriek 4.8).
Het aantal witte bloedcellen dient te worden gecontroleerd gedurende de behandelperiode. Als er langdurige ernstige lymfopenie (< 0,5 x 10⁹ cellen/l gedurende 1 week of langer) optreedt, dient behandeling te worden gestaakt (zie rubriek 4.8).
Overgevoeligheidsreacties
Acute overgevoeligheidsreacties, waaronder serumziekte, angio-oedeem, urticaria, uitslag, braken en bronchospasme, traden op bij patiënten die met Teizeild werden behandeld. Gegeneraliseerde huidreacties en anafylaxie zijn opgetreden bij ten minste één patiënt (zie rubriek 4.8). Als er ernstige overgevoeligheidsreacties optreden, dient Teizeild te worden gestaakt en moet onmiddellijk een behandeling worden gegeven.
Vaccinaties
De veiligheid van immunisatie met levende verzwakte vaccins bij patiënten die met Teizeild worden behandeld, is niet onderzocht. Daarnaast kan Teizeild de immuunrespons op vaccinatie verstoren en de werkzaamheid van het vaccin verminderen.
- Alle leeftijdsgebonden vaccinaties dienen te worden toegediend voordat met Teizeild wordt gestart (zie rubriek 4.2).
- Geïnactiveerde of mRNA-vaccinaties worden niet aanbevolen binnen 2 weken voorafgaand aan behandeling, tijdens de behandeling of tot 6 weken na voltooiing van behandeling.
- Levende verzwakte vaccinaties worden niet aanbevolen binnen 8 weken voorafgaand aan de start van de behandeling, tijdens de behandeling of tot 52 weken na voltooiing van de behandeling.
Glucosecontrole
Bloedglucose evenals tekenen en symptomen van hypoglykemie of hyperglykemie moeten worden gecontroleerd en diabetes moet worden behandeld volgens de huidige praktijkrichtlijnen.
Andere overwegingen
Patiënten mogen geen diabetes type 2 (T2D) hebben of secundaire dysglykemie die verband houdt met een andere ziekte dan T1D (bijv. diabetes als gevolg van medicatie of een operatie, monogene diabetes).
Hulpmiddelen voor educatief/veiligheidsadvies
Beroepsbeoefenaren in de gezondheidszorg die betrokken zijn bij de behandeling van patiënten met Teizeild, moeten bekend zijn met de beschikbare richtlijnen voor het veilige gebruik van dit geneesmiddel en patiënten informeren over de mogelijke risico's van het gebruik van Teizeild.
- Gids voor risicobeperking voor beroepsbeoefenaren in de gezondheidszorg: Gids voor beroepsbeoefenaren in de gezondheidszorg
- Gids voor risicobeperking voor patiënten: Patiëntengids – te verstrekken aan patiënten door beroepsbeoefenaren in de gezondheidszorg
Hulpstoffen met bekend effect
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per flacon, dat wil zeggen dat het in wezen ‘natriumvrij’ is. Teizeild wordt toegediend in een intraveneuze natriumchlorideoplossing van 0,9% (zie rubriek 6.6).
Polysorbaat 80
Dit geneesmiddel bevat 0,10 mg polysorbaat 80 in elke flacon van 2 ml en 0,025 mg polysorbaat 80 in elke flacon van 0,5 ml, wat overeenkomt met 0,05 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Teizeild moet met voorzichtigheid worden toegediend aan patiënten met gelijktijdige geneesmiddelen die geassocieerd worden met significante leverafwijkingen, cytopenieën en met andere immuunmodulatoren.
Bij gebruik van Teizeild kan het cytokinenvrijgavesyndroom optreden, gepaard gaande met een lichte en voorbijgaande stijging van de IL-6-concentraties.
Van Teizeild worden geen relevante cytochroom P450-gemedieerde geneesmiddelinteracties verwacht.
Teizeild kan de immuunrespons op vaccinatie verstoren (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden dienen doeltreffende contraceptie te gebruiken tijdens de behandeling met teplizumab en gedurende 30 dagen na de laatste dosis van de behandeling. Teizeild wordt niet aanbevolen voor vrouwen die zwanger kunnen worden en geen anticonceptie gebruiken.
Zwangerschap
Er zijn geen gegevens beschikbaar van het gebruik van teplizumab bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Teizeild wordt niet aanbevolen tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of teplizumab al dan niet wordt uitgescheiden in moedermelk. Toxicologische gegevens bij dieren suggereren uitscheiding van teplizumab in de melk van zogende muizen (zie rubriek 5.3). Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met Teizeild en gedurende 30 dagen na de laatste dosis van de behandeling.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar voor teplizumab over de effecten op de vruchtbaarheid. De vruchtbaarheid en voortplantingsprestaties werden niet beïnvloed bij vrouwelijke en mannelijke muizen die werden behandeld met een surrogaat voor antimuis-CD3-antilichaam (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Teizeild heeft een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vermoeidheid is gemeld (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen waren lymfopenie (75%), leukopenie (58%), neutropenie (37%) en uitslag (36%). De meest voorkomende ernstige bijwerking was het cytokinenvrijgavesyndroom (0,9%). Andere ernstige bijwerkingen waren verhoogde alanine-aminotransferase (0,2%), verhoogde aspartaataminotransferase (0,2%), lymfopenie (0,2%), neutropenie (0,2%) en infectie (0,2%).
Overzicht van bijwerkingen in tabelvorm
De bijwerkingen die optraden bij patiënten in de gepoolde veiligheidsanalyse van klinische onderzoeken en postmarketingsetting worden weergegeven in tabel 1 per MedDRA-systeem/orgaanklasse, gepresenteerd volgens de frequentiecategorieën: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1. Bijwerkingen
| Systeem/orgaanklasse | Frequentie | |||
| Zeer vaak | Vaak | Soms | Niet bekend | |
| Infecties en parasitaire aandoeningen | Infecties1 | Reactivering van het Epstein-Barr-virus | ||
Bloed- en lymfestelselaandoeningen | Lymfopenie, trombocytopenie, leukopenie, neutropenie, verlaagd hemoglobine | Eosinofilie | ||
| Immuunsysteemaandoeningen | Cytokinenvrij-gavesyndroom | Overgevoeligheid1 | ||
| Zenuwstelselaandoeningen | Hoofdpijn | |||
| Maagdarmstelselaandoeningen | Overgeven, misselijkheid | Diarree, buikpijn | ||
Lever- en galaandoeningen
Verhoogde
alanine-
aminotransferase, verhoogde
aspartaat-
aminotransferase
Verhoogd bilirubine
Huid- en onderhuidaandoeningen | Uitslag, Pruritus | Maculopapulaire uitslag, jeukende uitslag, urticaria, huidexfoliatie | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie, vermoeidheid | Koude rillingen | Pijn, ziekte |
1 Gemeld als ernstig – zie “Beschrijving van geselecteerde bijwerkingen”.
Beschrijving van geselecteerde bijwerkingen
Cytokinenvrijgavesyndroom (CRS)
In onderzoek TN-10 werd CRS gemeld bij 2% van de patiënten die met Teizeild werden behandeld.
In de pool van 7 klinische onderzoeken ontwikkelde 6% van de patiënten die met Teizeild werden behandeld CRS. Bij 14% van deze patiënten werd CRS als ernstig gemeld (zie rubriek 4.4). Verhoogde levertransaminasen werden vaker waargenomen bij patiënten die werden behandeld met Teizeild en bij wie sprake was van CRS.
Ernstige infecties
In onderzoek TN-10 werden ernstige infecties (cellulitis, gastro-enteritis, longontsteking, wondinfectie) gemeld bij 9% van de patiënten die met Teizeild werden behandeld.
In de pool van 7 klinische onderzoeken werden ernstige infecties gemeld bij 3,1% van de patiënten die werden behandeld met Teizeild, waaronder gastro-enteritis, cellulitis, pneumonie, abces, sepsis en infectieuze mononucleose.
Lymfopenie
In onderzoek TN-10 werd lymfopenie gemeld bij 73% van de patiënten die met Teizeild werden behandeld. De gemiddelde lymfocytentellingnadir trad op dag 5 van de behandeling op, met herstel en terugkeer naar de uitgangswaarde in week 6 (zie rubriek 4.4).
In de pool van 7 klinische onderzoeken trad ernstige lymfopenie op (< 0,5 x 10⁹cellen/l) die 1 week of langer duurde bij 2% van de patiënten die werden behandeld met Teizeild, en 0,5% van de patiënten stopte permanent met de behandeling vanwege lymfopenie.
Uitslag en overgevoeligheidsreacties
Er werden overgevoeligheidsreacties gemeld met Teizeild in onderzoek TN-10. Serumziekte werd waargenomen bij 2% van de patiënten die met Teizeild werden behandeld.
In de pool met patiënten van 7 klinische onderzoeken:
- werd anafylaxie (met hypoxie en bronchospasme) waargenomen bij één patiënt die werd behandeld met Teizeild en die in het ziekenhuis werd opgenomen.
- werd angio-oedeem (periorbitaal en gezichtsoedeem) waargenomen bij 0,2% van de patiënten die werden behandeld met Teizeild.
- werd perifeer en gegeneraliseerd oedeem gemeld bij 1,2% van de patiënten die met Teizeild werden behandeld.
- werd uitslag waargenomen bij 36% van de patiënten die met Teizeild werden behandeld. 0,3% van de patiënten die met Teizeild werden behandeld, had ernstige uitslag.
- werd urticaria gemeld bij 2,7% van de patiënten die met Teizeild werden behandeld.
- werden overgevoeligheidsreacties gemeld bij 1% van de patiënten die met Teizeild werden behandeld. Minder dan 0,1% van de patiënten die met Teizeild werden behandeld, had een ernstige overgevoeligheidsreactie.
Hemoglobine verlaagd en trombocytopenie
In de pool van 7 klinische onderzoeken werd verlaagd hemoglobine gemeld bij 23% van de patiënten die werden behandeld met Teizeild, en trombocytopenie werd gemeld bij 17% van de patiënten die werden behandeld met Teizeild; herstel trad op binnen 2 tot 4 weken na de behandeling. In klinische onderzoeken stopte 1,2% van de patiënten met de behandeling met Teizeild vanwege hemoglobinewaarden van minder dan 85 g/l (of een daling van meer dan 20 g/l tot een waarde van minder dan 100 g/l) en 1% stopte met Teizeild vanwege een plaatjestelling van minder dan 50 x 109 bloedplaatjes/l.
Verhoogde leverenzymen en bilirubine
Verhoogde leverenzymen en bilirubine werden waargenomen bij patiënten die werden behandeld met Teizeild, zowel in de context van CRS als bij patiënten zonder CRS. Bij laboratoriumanalyse was bij 7,8% van de patiënten die met Teizeild werden behandeld sprake van een piek-ALAT van meer dan 3 keer de ULN. Voor ASAT was bij 5,3% van de met Teizeild behandelde patiënten sprake van een piek-ASAT van meer dan 3 keer de ULN. De meeste gevallen van verhoogde leverenzymen waren van voorbijgaande aard en verdwenen 1-2 weken na de behandeling.
Immunogeniciteit
De waargenomen incidentie van antilichamen tegen het geneesmiddel (anti-drug antibodies [ADA]) is sterk afhankelijk van de gevoeligheid en specificiteit van de test. Verschillen in testmethoden maken een betekenisvolle vergelijking onmogelijk van de incidentie van antilichamen tegen geneesmiddelen in de hieronder beschreven onderzoeken met de incidentie van antilichamen tegen geneesmiddelen in andere onderzoeken.
In het placebogecontroleerde onderzoek bij patiënten van 8 jaar en ouder met stadium 2 T1D (onderzoek TN-10) (zie rubriek 5.1), ontwikkelde ongeveer 57% van de met Teizeild behandelde patiënten tijdens de behandeling anti-teplizumab-antilichamen, waarvan 46% neutraliserende antistoffen ontwikkelde.
Op basis van de beschikbare gegevens kan geen definitieve conclusie worden getrokken om de effecten van ADA op de farmacokinetiek, farmacodynamiek of werkzaamheid van Teizeild te karakteriseren.
Pediatrische patiënten
Immunogeniciteitsgegevens bij kinderen jonger dan 8 jaar zijn niet vastgesteld.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen klinische ervaring met overdosering met teplizumab.
Er is geen specifiek tegengif bekend voor een overdosis Teizeild. In geval van een overdosis moet de patiënt gecontroleerd worden op tekenen of symptomen van bijwerkingen en moeten onmiddellijk alle gepaste maatregelen worden genomen. Klinische beoordeling dient plaats te vinden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische groep: andere geneesmiddelen bij diabetes, ATC-code: A10XX01
Werkingsmechanisme
Teplizumab bindt aan CD3 (een celoppervlakte-antigeen dat aanwezig is op T-lymfocyten) en vertraagt de ziekteprogressie bij patiënten met stadium 2 T1D. Het mechanisme kan gedeeltelijke agonistische signalering omvatten, wat leidt tot deactivering van autoreactieve CD8-positieve T-lymfocyten en vermindert immuungemedieerde bètaceldood. Teplizumab leidt tot een toename van het aantal CD8-positieve T-cellen met tekenen van uitputting in perifeer bloed.
Farmacodynamische effecten
Klinische onderzoeken hebben aangetoond dat teplizumab zich tijdens de behandeling bindt aan CD3-moleculen op het oppervlak van zowel CD4-positieve als CD8-positieve T-cellen, met internalisatie van het teplizumab/CD3-complex vanuit het oppervlak van T-cellen. Farmacodynamische effecten omvatten voorbijgaande lymfopenie met een vermindering van circulerende T-cellen met een nadir op de 5e dag van toediening, tijdens een 14-daagse kuur met teplizumab (zie rubriek 4.4). De blootstelling-responsrelatie van teplizumab en het tijdsverloop van de farmacodynamische respons voor de veiligheid en werkzaamheid van teplizumab zijn niet volledig gekarakteriseerd.
Doelpatiëntenpopulatie
Teplizumab is geïndiceerd bij volwassen en pediatrische patiënten van 8 jaar en ouder met een diagnose van stadium 2 T1D.
Stadium 2 T1D bevestigd door:
- Ten minste twee positieve testen voor Langerhanseilandjes-autoantistoffen
- Dysglykemie zonder manifeste hyperglykemie
Klinische werkzaamheid en veiligheid
De werkzaamheid van teplizumab werd onderzocht in het volgende klinische onderzoek:
Onderzoek TN-10
Een gerandomiseerd, dubbelblind, voorvalgestuurd, placebogecontroleerd onderzoek bij 76 patiënten van 8 tot 49 jaar met stadium 2 T1D. Stadium 2 T1D werd gedefinieerd als aanwezigheid van beide van de volgende kenmerken:
- 1.
Twee of meer van de volgende autoantilichamen tegen de eilandjes van Langerhans:
- Glutaminezuurdecarboxylase 65- (GAD-) autoantilichamen
- Insuline-autoantilichaam (IAA)
- Insulinoom-geassocieerd antigeen 2-autoantilichaam (IA-2A)
- Zinktransporter 8-autoantilichaam (ZnT8)
- Eilandcel-autoantilichaam (ICA)
- 2. Dysglykemie bij orale glucosetolerantietesten
In dit onderzoek werden patiënten in een verhouding van 1:1 gerandomiseerd om gedurende 14 dagen eenmaal daags teplizumab of placebo toegediend te krijgen via een intraveneuze infusie. De 2 behandelgroepen waren:
- Groep 1: Dagelijkse intraveneuze doses van 51 microgram/m2, 103 microgram/m2, 207 microgram/m2 en 413 microgram/m2 op respectievelijk onderzoeksdagen 0 tot 3, en 1 dosis van 826 microgram/m2 op elk van onderzoeksdagen 4 tot 13. De totale dosis voor de kuur van 14 dagen was ongeveer 9.034 microgram/m2.
- Groep 2: Alleen intraveneuze placebo.
Patiënten in de teplizumab-groep hadden een totale blootstelling aan het geneesmiddel die vergelijkbaar was met de totale blootstelling aan het geneesmiddel die wordt bereikt met de aanbevolen totale dosis teplizumab (zie rubriek 4.2). Het primaire werkzaamheidseindpunt in dit onderzoek was de tijd vanaf randomisatie tot ontwikkeling van stadium 3 T1D-diagnose.
Basiskenmerken van de patiënten
In dit onderzoek was 45% vrouw en was de mediane leeftijd 14 jaar (72% was < 18 jaar). De kenmerken van de patiënten worden weergegeven in tabel 2.
Tabel 2. Kenmerken bij baseline van volwassen en pediatrische patiënten van 8 jaar en ouder met stadium 2 T1D (onderzoek TN-10)1
Teplizumab N = 44 | Placebo N = 32 | |
| Leeftijdsgroep | ||
| ≥ 18 jaar | 34% | 19% |
| < 18 jaar | 66% | 81% |
| Kwartielen voor pediatrische leeftijdsgroepen | ||
| 8 tot < 11 jaar | 21% | 25% |
| 11 tot < 14 jaar | 27% | 31% |
| 14 tot < 18 jaar | 18% | 25% |
| Glucose, mg/dl2 | ||
| mediaan (min, max) | 165 (115; 207) | 154 (103; 200) |
| OGTT 30 minuten, mediaan (min, max) | 161 (99; 237) | 165 (121; 223) |
| OGTT 60 minuten, mediaan (min, max) | 186 (97; 244) | 173 (77; 233) |
| OGTT 90 minuten, mediaan (min, max) | 175 (98; 242) | 159 (82; 244) |
| OGTT 120 minuten, mediaan (min, max) | 152 (87; 240) | 144 (81; 217) |
| HbA1c (%) | ||
| mediaan (min, max) | 5,2 (4,6; 6,1) | 5,3 (4,3; 5,6) |
| HLA-DR3/-DR4 | ||
| Zowel DR3 als DR4 | 25% | 22% |
| Alleen DR3 | 23% | 25% |
| Alleen DR4 | 36% | 44% |
| Noch DR3, noch DR4 | 11% | 9% |
| Niet geanalyseerd | 5% | 0 |
| Autoantilichaamtype positief | ||
| GAD65 | 91% | 88% |
| IAA | 43% | 34% |
| IA-2A | 59% | 75% |
| ICA | 66% | 88% |
| ZnT8 | 73% | 75% |
| Autoantilichamen positief (N) | ||
| 1 | 2% | 0 |
| 2 | 27% | 22% |
| 3 | 25% | 16% |
| 4 | 27% | 44% |
| 5 | 18% | 19% |
1 Intent-to-treat- (ITT-) populatie
2 De glucosegegevens zijn de waarden van het oppervlak onder de tijd-concentratiecurve (AUC) van de orale glucosetolerantietest (OGTT).
Afkortingen: HbA1c = hemoglobine A1c, SD = standaardafwijking, HLA = humaan leukocytenantigeen, GAD65 = glutaminezuurdecarboxylase 65- (GAD-) autoantilichaam, IAA = insuline-autoantilichaam, IA-2A = insulinegeassocieerd antigeen 2-autoantilichaam, ZnT8 = zinktransporter 8-autoantilichaam, ICA = eilandcel-autoantilichaam.
Werkzaamheidsresultaten
In onderzoek TN-10 werd stadium 3 T1D gediagnosticeerd bij 20 (45%) van de patiënten die werden behandeld met teplizumab en bij 23 (72%) van de patiënten die werden behandeld met placebo. Een Cox-proportioneel-risicomodel, gestratificeerd naar leeftijd en status van de orale glucosetolerantietest bij randomisatie, toonde aan dat de mediane tijd tussen randomisatie en diagnose van stadium 3 T1D 50 maanden was in de teplizumab-groep en 25 maanden in de placebogroep, een verschil van 25 maanden. Met een mediane opvolgtijd van 51 maanden resulteerde de behandeling met teplizumab in een statistisch significante vertraging in de ontwikkeling van stadium 3 T1D; hazardratio 0,41 (95%-BI: 0,22 tot 0,78; p = 0,0066) (afbeelding 1).
Onderzoek TN-10 was niet ontworpen om te beoordelen of er verschillen waren in de werkzaamheid tussen subgroepen op basis van demografische kenmerken of baselinekenmerken van de ziekte.
Afbeelding 1: Kaplan-Meier-curve van de tijd tot diagnose van stadium 3 T1D bij volwassen en pediatrische patiënten van 8 jaar en ouder met stadium 2 T1D per behandelgroep (onderzoek TN-10)1
1 ITT-populatie
1.0
0.8
0.6
0.4
0.2
0.0 
0 3 6  9 12 15 18 21 24 27 30 33 36 39 42 45 48 51
Maanden 
54 57 60 63 
Teplizumab
Placebo 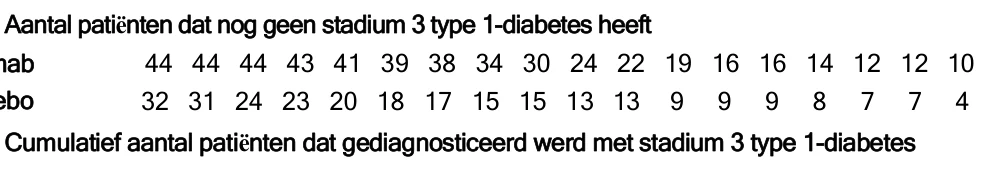
Aantal patiënten dat nog geen stadium 3 type 1-diabetes heeft
44 44 44 43 41 39 38 34 30 24 22 19 16 16 14 12 12 10 32 31 24 23 20 18 17 15 15 13 13 9 9 9 8 7 7 4
Cumulatief aantal patiënten dat gediagnosticeerd werd met stadium 3 type 1-diabetes 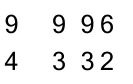
9 9 9 6 4 3 3 2 
Teplizumab 0 0 0 1 3 4 4 8 10 12 12 14 15 15 15 17 17 18 18 18 18 20
Placebo 0 1 8 9 11 13 14 15 15 16 16 19 19 19 19 20 20 21 21 22 22 23 
Gecensureerd Teplizumab Placebo 
Voorvalvrije waarschijnlijkheid
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoeken met Teizeild dat teplizumab bevat in één of meerdere subgroepen van pediatrische patiënten voor de preventie van stadium 3 van diabetes mellitus type 1 zoals vastgesteld in het pediatrisch implementatieplan (PIP) EMEA-000524-PIP02-24 bij de toegekende indicatie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De steady-stateconcentraties van teplizumab worden naar verwachting niet bereikt tijdens de 14-daagse kuur met teplizumab.
Absorptie
Er is geen informatie over absorptie aangezien teplizumab intraveneus wordt toegediend.
Distributie
Er zijn geen eiwitbindende onderzoeken uitgevoerd aangezien teplizumab een monoklonaal antilichaam is.
Metabolisme
Teplizumab wordt naar verwachting via katabole routes omgezet in kleine peptiden.
Eliminatie
De gemiddelde terminale halfwaardetijd is ongeveer 3 dagen.
Speciale populaties
Leeftijd
Er werden geen klinisch significante verschillen in de farmacokinetiek van teplizumab waargenomen op basis van leeftijd (8 tot 35 jaar).
Geslacht
Er werden geen klinisch significante verschillen in de farmacokinetiek van teplizumab waargenomen op basis van geslacht.
Ras
Er werden geen klinisch significante verschillen in de farmacokinetiek van teplizumab waargenomen op basis van raciale groepen (blank, Aziatisch).
Lichaamsgewicht
BSA-gebaseerde dosering normaliseert de blootstelling aan teplizumab voor alle lichaamsgewichten.
Nierfunctiestoornis
Er zijn geen specifieke onderzoeken uitgevoerd om de farmacokinetiek van teplizumab te beoordelen bij patiënten met nierinsufficiëntie.
Leverfunctiestoornis
Er zijn geen specifieke onderzoeken uitgevoerd om de farmacokinetiek van teplizumab te beoordelen bij patiënten met leverinsufficiëntie.
Pediatrische patiënten
De farmacokinetiek van teplizumab bij kinderen jonger dan 8 jaar is niet vastgesteld.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er zijn geen onderzoeken uitgevoerd om het genotoxische, inclusief mutagene, potentieel van teplizumab te beoordelen. Als antilichaam zal teplizumab naar verwachting geen directe interactie aangaan met DNA. Er zijn geen langetermijnonderzoeken uitgevoerd om het carcinogeen potentieel van teplizumab te beoordelen. Op basis van de beoordeling van het geheel aan bewijs en het voorgestelde immunomodulerende werkingsmechanisme op de lange termijn kan een zeer laag potentieel carcinogeniteitsrisico niet volledig worden uitgesloten.
Ontwikkelings- en voortplantingstoxiciteit
Niet-klinische onderzoeken bij muizen met een surrogaatantilichaam gericht tegen murien CD3 wijzen op directe of indirecte schadelijke effecten met betrekking tot zwangerschap en embryonale/foetale ontwikkeling.
In een onderzoek naar de embryonale en foetale ontwikkelingstoxiciteit bij zwangere muizen door middel van subcutane injecties met doses van 0, 0,03, 0,3 of 20 mg/kg op de 6e, 10e en 14e dag van de dracht, trad bij de groep die 20 mg/kg kreeg toegediend een toename op van het aantal implantatieverliezen in aanwezigheid van maternale toxiciteit.
In een onderzoek naar pre- en postnatale ontwikkelingstoxiciteit bij zwangere muizen, waarbij vanaf drachtdag 6 tot lactatiedag 19 om de 3 dagen doses van 0, 0,3, 3 of 20 mg/kg werden toegediend, werd geen maternale toxiciteit of verhoogde incidentie van postimplantatieverlies waargenomen. Bij een dosis van 20 mg/kg werden bij de nakomelingen op postnatale dag 35 en 84 een afname van de T-celpopulaties en een toename van de B-cellen waargenomen, evenals een afname van de adaptieve immuunrespons op ‘keyhole limpet’-hemocyanine (KLH). Het surrogaatantilichaam was in het serum van de nakomelingen aanwezig in een concentratie van minder dan 1,5% van die in het serum van de moeder bij de hoge dosis. Er werd een tendens naar verminderde vruchtbaarheid waargenomen bij de nakomelingen van moederdieren bij 20 mg/kg.
De vruchtbaarheid en voortplantingsprestaties bleven ongewijzigd bij vrouwelijke en mannelijke muizen die een murien surrogaat-antimuis-CD3-antilichaam kregen toegediend via subcutane route in doses tot 20 mg/kg.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Dibasisch natriumfosfaat
Monobasisch natriumfosfaat
Polysorbaat 80 (E 433)
Natriumchloride
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden. Teizeild mag niet gelijktijdig met andere geneesmiddelen via dezelfde intraveneuze lijn worden toegediend.
Incompatibele materialen:
- Intraveneuze infuuszakken van ethyleen-propyleencopolymeer (EPC) en polypropyleen (PP)
- Lichtbestendige infusiesets
- Voor Teizeild-doses < 68 microgram: mengsel van polyethyleen (PE) en polyolefine (PO)
- Voor Teizeild-doses < 240 microgram: zakken van ethyleenvinylacetaat (EVA).
- Glazen flacons of glazen spuiten voor de bereiding van de uiteindelijke verdunning en infusie.
Dit geneesmiddel moet worden bereid en toegediend volgens de instructies in rubriek 4.2 en rubriek 6.6.
6.3 Houdbaarheid
Ongeopende flacon
3 jaar
Na verdunning
IV-infuuszakken
Chemische, fysische en microbiële stabiliteit tijdens gebruik is aangetoond gedurende 6 uur bij kamertemperatuur (15°C tot 25°C).
Vanuit microbiologisch oogpunt wordt aanbevolen het product onmiddellijk te gebruiken. Indien niet onmiddellijk gebruikt, vallen de bewaartijden tijdens gebruik en de bewaarcondities vóór gebruik onder de verantwoordelijkheid van de gebruiker en mogen deze niet langer zijn dan 6 uur bij kamertemperatuur (15°C tot 25°C).
Infusies op basis van spuiten
Chemische, fysische en microbiële stabiliteit tijdens gebruik is aangetoond gedurende 12 uur onder gekoelde omstandigheden (2°C tot 8°C), gevolgd door maximaal 6 uur bij kamertemperatuur (15°C tot 25°C).
Vanuit microbiologisch oogpunt wordt aanbevolen het product onmiddellijk te gebruiken. Indien niet onmiddellijk gebruikt, vallen de bewaartijden tijdens gebruik en de bewaarcondities vóór gebruik onder de verantwoordelijkheid van de gebruiker en mogen deze niet langer zijn dan 12 uur onder gekoelde omstandigheden (2°C tot 8°C), gevolgd door maximaal 6 uur bij kamertemperatuur (15°C tot 25°C).
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C tot 8°C).
Niet in de vriezer bewaren.
De flacon in de buitenverpakking bewaren ter bescherming tegen licht.
Rechtop bewaren.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Teizeild wordt geleverd in:
2 ml concentraat met 2 mg teplizumab in een flacon van 2 ml van type 1-borosilicaatglas met een butylrubberen stop en een aluminium verzegeling met een blauwe polypropyleen flip-offdop. Verpakkingsgroottes van 1, 10 of 14 flacons.
0,5 ml concentraat met 0,5 mg teplizumab in een flacon van 2 ml van type 1-borosilicaatglas met een butylrubberen stop en een aluminium verzegeling met een oranje polypropyleen flip-offdop. Verpakkingsgrootte van 1 flacon.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Voorbereiding voor intraveneuze toediening
- Teizeild moet vóór gebruik verdund worden. Hiervoor is een verdunningsproces in twee stappen nodig.
Als voorbereiding op verdunning inspecteert u de flacon(s) visueel voorafgaand aan het gebruik
(de oplossing moet helder en kleurloos zijn). Niet gebruiken als u deeltjes of kleuring waarneemt.
- Maak klaar met behulp van een aseptische techniek. Elke flacon is bedoeld voor eenmalig gebruik.
- Start de infusie onmiddellijk na verdunning. Indien niet direct gebruikt, bewaar de verdunde oplossing voor infusie volgens de instructies in rubriek 6.3.
Dosisberekening:
- Bereken vóór behandeling de BSA van de patiënt (bijv. met behulp van de formule van Mosteller).
Aan de hand van de BSA van de patiënt, bereken de dosis op basis van de behandeldag (zie rubriek 4.2).
Dosis (x mcg) = Dagelijkse doseringsniveau (x mcg
m2 ) × BSA (m2)
- Bepaal de te gebruiken flacon(s) op basis van de BSA van de patiënt en de berekende dosis.
Stap 1: Eerste verdunning (1:10)
- Controleer het flaconlabel voordat u de verdunning bereidt.
Bij gebruik van een flacon met 2 mg/2 ml:
Bereid 18 ml natriumchlorideoplossing voor injectie van 9 mg/ml (0,9%) in een:
Steriele glazen flacon
of
Steriele infuuszak van polyvinylchloride (PVC) met di-(2-ethylhexyl)ftalaat (DEHP)
≤50 ml
of
- Steriele spuit (polypropyleen [PP], polycarbonaat [PC] of glas)
Bij gebruik van een flacon met 0,5 mg/0,5 ml:
Bereid 4,5 ml natriumchlorideoplossing voor injectie van 9 mg/ml (0,9%) in een:
Steriele glazen flacon
of
Steriele infuuszak van PVC met DEHP ≤ 25 ml
of
- Steriele spuit (PP, PC of glas)
- Verwijder de dop van de flacon – dit is de starttijd van de bereiding (zie rubriek 6.3).
Op basis van BSA-doseringsvereisten kan meer dan één Teizeild-flacon nodig zijn.
In dit geval, om ervoor te zorgen dat de volledige dosis voor elke dag in één (1) infuuszak of spuit zit:
- Bereid voor elke flacon afzonderlijke initiële verdunningsoplossingen.
- Voeg het cumulatieve volume voor de berekende dosis toe aan een enkele infuuszak of spuit.
Bij gebruik van een flacon met 2 mg/2 ml:
Verwijder 2 ml Teizeild uit de flacon en voeg langzaam toe aan de 18 ml
natriumchlorideoplossing voor injectie van 9 mg/ml (0,9%). Meng voorzichtig door de flacon langzaam rond te draaien of de infuuszak of spuit heen en weer te bewegen. De resulterende 20 ml verdunde oplossing bevat 100 microgram (mcg)/ml teplizumab.
Bij gebruik van een flacon met 0,5 mg/0,5 ml:
Verwijder 0,5 ml Teizeild uit de flacon en voeg langzaam toe aan de 4,5 ml
natriumchlorideoplossing voor injectie van 9 mg/ml (0,9%). Meng voorzichtig door de flacon langzaam rond te draaien of de infuuszak of spuit heen en weer te bewegen. De resulterende 5 ml verdunde oplossing bevat 100 microgram (mcg)/ml teplizumab.
Voor beide presentaties:
Bereken het volume Teizeild-oplossing van 100 mcg/ml (bereid in stap 1) dat verder moet worden verdund in stap 2.
Volume van de eerste verdunning, 1:10 (ml) = Dosis (x mcg)
100
Stap 2: Laatste verdunning
Er zijn twee verschillende methoden voor intraveneuze toediening van de uiteindelijke verdunning: infuuszak of infusie met spuitpomp. Gebruik de juiste berekening, afhankelijk van de geselecteerde methode.
Methode 1: Infuuszak voor intraveneuze toediening:
- Gebruik een spuit van de juiste grootte om het volume verdunde oplossing op te trekken dat nodig is voor de berekende dosis van die dag uit de 100 mcg/ml-oplossing (zie stap 1: Eerste verdunning, 1:10).
Voeg langzaam de inhoud van de spuit met de dosis toe aan een infuuszak (van PVC met
DEHP) die 25 ml natriumchlorideoplossing voor injectie van 9 mg/ml (0,9%) bevat. Beweeg de infuuszak voorzichtig heen en weer om ervoor te zorgen dat de oplossing voldoende mengt. Niet schudden.
- De infusietoediening duurt minimaal 30 minuten. De snelheid kan worden vertraagd omwille van de verdraagbaarheid door de patiënt.
Methode 2: Spuit (PP of PC) voor intraveneuze infusie via spuitpomp (concentratiebereik
15 mcg/ml tot 60 mcg/ml met een maximaal infusievolume van 60 ml):
Bereken het maximale volume dat kan worden toegediend voor de berekende dosis (op basis van behandelingsdag, dosis en BSA van de patiënt) met behulp van een minimale infusieconcentratie van 15 mcg/ml.
Volumeinfusie(ml) = Dosis (x mcg)
Minimale infusieconcentratie 15 mcg/ml
Bereken het volume zoutoplossing dat aan de infusiespuit moet worden toegevoegd:
- a)
Als het berekende maximale toe te dienen volume ≤ 60 ml is:
Volumezoutoplossing (ml) = Volumeinfusie (ml) - Volumeeerste verdunning, 1:10 (ml)
- b)
Als het berekende maximale toe te dienen volume > 60 ml is, wordt het maximale infusievolume beperkt tot 60 ml.
Volumezoutoplossing (ml) = 60 ml - Volumeeerste verdunning, 1:10 (ml)
- a)
- Meet het juiste volume zoutoplossing en breng deze over naar de infusiespuit.
Gebruik een spuit van de juiste grootte om het hierboven berekende volume verdunde
Teizeild-oplossing op te trekken (zie volume van eerste verdunning, 1:10) en voeg deze toe aan de infusiespuit.
- Beweeg de infusiespuit voorzichtig heen en weer om ervoor te zorgen dat de oplossing voldoende mengt. Niet schudden.
- Bevestig de infusiespuit aan een spuitpomp. De spuitpomp moet snelheden van slechts 1 ml/uur ondersteunen.
Voer de infusie uit met een spuitpomp – duw de spuit niet met de hand in. Bereken de infusiesnelheid (en zorg voor een infusieduur van minimaal 30 minuten). De maximale infusiesnelheid moet 2 ml/min zijn (maximaal 120 ml/uur). De werkelijke snelheid varieert op basis van het volume van de infusie, zoals hieronder weergegeven.
Infusiesnelheid (ml/minuut) = Volumeinfusie (ml)
30 minuten
- De infusietoediening duurt minimaal 30 minuten. De snelheid kan worden vertraagd omwille van de verdraagbaarheid door de patiënt.
Verwijdering
Het ongebruikte deel van de resterende verdunde Teizeild-oplossing in de infuuszak (van PVC met DEHP), de spuit of steriele glazen flacon moet weggegooid worden.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Sanofi Winthrop Industrie
82 avenue Raspail
94250 Gentilly
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1998/001
EU/1/25/1998/002
EU/1/25/1998/003
EU/1/25/1998/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 08 januari 2026.
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.