


SmPC (samenvatting van de productkenmerken) - Tegsedi
1. NAAM VAN HET GENEESMIDDEL
Tegsedi 284 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml bevat 189 mg inotersen (als inotersennatrium).
Elke voorgevulde spuit bevat 284 mg inotersen (als inotersennatrium) in 1,5 ml oplossing.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE V
ORM
Oplossing voor injectie (injectievloeistof)
Heldere, kleurloze tot lichtgele oplossing (pH 7,5 – 8,8)
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Tegsedi is geïndiceerd voor de behandeling van polyneuropathie in stadium 1 of stadium 2 bij volwassen patiënten met erfelijke transthyretineamyloïdose (hATTR).
4.2 Dosering en wijze van toediening
De behandeling moet worden opgestart door en onder toezicht blijven van een arts die ervaren is in de behandeling van patiënten met erfelijke transthyretineamyloïdose.
Dosering
De aanbevolen dosering is 284 mg inotersen via subcutane injectie. Doses moeten eenmaal per week worden toegediend. Voor een consistente toediening moeten patiënten de instructie krijgen om de injectie elke week op dezelfde dag toegediend te krijgen.
Dosisaanpassing in geval van vermindering van het aantal trombocyten
Inotersen gaat gepaard met verminderingen van het aantal trombocyten, wat tot trombocytopenie kan leiden. De dosis moet op basis van de laboratoriumwaarden als volgt worden aangepast:
Tabel 1. Aanbevelingen voor controle en dosering volgens het trombocytenaantal voor inotersen
| Aantal trombocyten (x109/l) | Frequentie van de controle | Dosering |
| > 100 | Elke 2 weken | Wekelijkse dosering moet worden voortgezet. |
| ≥ 75 tot < 100* | Elke week | Doseringsfrequentie moet worden verlaagd naar 284 mg elke 2 weken. |
| < 75* | Tweemaal per week tot 3 opeenvolgende waarden > 75, daarna wekelijkse controle. | De toediening moet worden gestaakt tot 3 opeenvolgende waarden > 100. Bij hervatting van de behandeling moet de doseringsfrequentie worden |
| Aantal trombocyten (x109/l) | Frequentie van de controle | Dosering |
| verlaagd naar 284 mg elke 2 weken. | ||
| < 50‡† | Tweemaal per week tot 3 opeenvolgende waarden > 75, daarna wekelijkse controle. Frequentere controle dient te worden overwogen in geval van bijkomende risicofactoren voor bloedingen. | De dosering moet worden gestaakt tot 3 opeenvolgende waarden > 100. Bij hervatting van de behandeling moet de doseringsfrequentie worden verlaagd naar 284 mg elke 2 weken. Corticosteroïden dienen te worden overwogen in geval van bijkomende risicofactoren voor bloedingen. |
| < 25† | Dagelijks tot 2 opeenvolgende waarden > 25. Vervolgens tweemaal per week controleren tot 3 opeenvolgende waarden > 75. Daarna wekelijkse controle tot stabiele waarden. | De behandeling moet worden stopgezet. Corticosteroïden zijn aanbevolen. |
* Als het volgende onderzoek het initiële resultaat bevestigt, moeten de controlefrequentie en dosering worden aangepast zoals aanbevolen in de tabel.
‡ Bijkomende risicofactoren voor bloedingen zijn leeftijd > 60 jaar, behandeling met anticoagulantia of trombocytenaggregatieremmers en/of voorgeschiedenis van ernstige bloedingen † Het verdient sterke aanbeveling om de patiënt met glucocorticoïden te behandelen om vermindering van het trombocytenaantal tegen te gaan, tenzij corticosteroïden gecontra-indiceerd zijn. Patiënten bij wie de behandeling met inotersen wordt stopgezet wegens een trombocytenaantal van minder dan 25 x 109/l mogen de behandeling niet meer hervatten.
Vergeten doses
Wanneer een dosis inotersen wordt vergeten, moet de volgende dosis zo snel mogelijk worden toegediend, tenzij de volgende dosis binnen twee dagen gepland is. In dat geval moet de vergeten dosis worden overgeslagen en de volgende dosis zoals gepland worden toegediend.
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig bij patiënten in de leeftijd van 65 jaar en ouder (zie rubriek 5.2).
Nierfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met een lichte of matige nierfunctiestoornis (zie rubriek 5.2). Inotersen mag niet worden gebruikt bij patiënten met een eiwit/creatinineratio in urine (UPCR) ≥ 113 mg/mmol (1 g/g) of een geschatte glomerulaire filtratiesnelheid (eGFR) < 45 ml/min/1,73m2 (zie rubriek 4.3).
Vanwege het risico op glomerulonefritis en mogelijke verslechtering van de nierfunctie, moeten de UPCR en eGFR tijdens de behandeling met inotersen gecontroleerd worden (zie rubriek 4.4). Bij bevestiging van acute glomerulonefritis moet worden overwogen om de behandeling definitief stop te zetten.
Leverfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met een lichte of matige leverfunctiestoornis (zie rubriek 5.2). Inotersen mag niet worden gebruikt bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 4.3).
Patiënten die een levertransplantatie ondergaan
Inotersen is niet onderzocht bij patiënten die een levertransplantatie ondergaan. Daarom wordt aanbevolen om inotersen stop te zetten bij patiënten die een levertransplantatie ondergaan.
Pediatrische patiënten
De veiligheid en werkzaamheid van inotersen bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Uitsluitend subcutaan gebruik. Elke voorgevulde spuit is uitsluitend voor eenmalig gebruik.
De eerste injectie die door de patiënt of zorgverlener wordt toegediend, moet worden uitgevoerd onder begeleiding van een daartoe opgeleide beroepsbeoefenaar in de gezondheidszorg. Patiënten en/of zorgverleners moeten worden opgeleid in het subcutaan toedienen van Tegsedi.
Plaatsen voor injectie zijn buik, bovenkant van de dijen of buitenkant van de bovenarm. Het is belangrijk om de plaatsen voor injectie af te wisselen. Bij toediening in de bovenarm moet de injectie door een andere persoon worden gegeven. Injectie ter hoogte van de taille en op andere plaatsen waar druk of wrijving van kleding kan optreden, moet worden vermeden. Tegsedi mag niet worden geïnjecteerd ter hoogte van huidziekten of letsels. Tatoeages en littekens moeten ook vermeden worden.
Men moet de voorgevulde spuit voorafgaand aan injectie op kamertemperatuur laten komen. De voorgevulde spuit moet ten minste 30 minuten vóór gebruik uit de gekoelde opslag worden verwijderd. Er mogen geen andere verwarmingsmethoden worden gebruikt.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Trombocytenaantal < 100 x 109/l voor aanvang van de behandeling.
Eiwit/creatinineratio in urine (UPCR) ≥ 113 mg/mmol (1 g/g) voor aanvang van de behandeling.
Geschatte glomerulaire filtratiesnelheid (eGFR) < 45 ml/min/1,73m2.
Ernstige leverfunctiestoornis.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Trombocytopenie
Inotersen gaat gepaard met verminderingen van het aantal trombocyten, wat op enig moment tijdens de behandeling kan leiden tot trombocytopenie (zie rubriek 4.8). Het trombocytenaantal moet gedurende de hele behandeling met inotersen elke 2 weken en gedurende 8 weken na stopzetting van de behandeling worden gecontroleerd. Aanbevelingen voor aanpassingen van de controlefrequentie en de dosering van inotersen worden weergegeven in tabel 1 (zie rubriek 4.2).
Patiënten moeten de instructie krijgen om onmiddellijk contact op te nemen met hun arts wanneer zij tekenen van ongewone of langdurige bloeding (bijv. petechiën, spontane blauwe plekken, subconjunctivale bloeding, neusbloedingen, bloedend tandvlees, bloed in de urine of ontlasting, bloeding in het oogwit), nekstijfheid of atypische, ernstige hoofdpijn ervaren, omdat deze symptomen kunnen zijn veroorzaakt door een bloeding in de hersenen.
Bijzondere voorzichtigheid is geboden bij oudere patiënten, bij patiënten die antitrombotica, trombocytenaggregatieremmers of geneesmiddelen die het trombocytenaantal kunnen verminderen gebruiken (zie rubriek 4.5) en bij patiënten met een voorgeschiedenis van ernstige bloedingen.
Glomerulonefritis/verslechtering van de nierfunctie
Glomerulonefritis is opgetreden bij patiënten die behandeld werden met inotersen (zie rubriek 4.8). Bij een aantal patiënten is ook een verslechtering van de nierfunctie waargenomen zonder tekenen van glomerulonefritis (zie rubriek 4.8).
De UPCR en eGFR moeten elke 3 maanden of vaker worden gecontroleerd, naargelang dit klinisch aangewezen is, op basis van een voorgeschiedenis van chronische nierziekte en/of renale amyloïdose. De UPCR en eGFR moeten gedurende 8 weken na stopzetting van de behandeling worden gecontroleerd. Patiënten met een UPCR van meer dan of gelijk aan tweemaal de bovengrens van normaal, of een eGFR < 60 ml/min bevestigd bij herhaling van het onderzoek en indien er geen andere verklaring aanwezig is, moeten elke 4 weken worden gecontroleerd.
In geval van een daling van de eGFR > 30 %, en indien er geen andere verklaring aanwezig is, moet worden overwogen om de toediening van inotersen te onderbreken in afwachting van verder onderzoek naar de oorzaak.
Bij een UPCR ≥ 2 g/g (226 mg/mmol) bevestigd bij herhaling van het onderzoek, moet de toediening van inotersen worden onderbroken terwijl verder onderzoek wordt gedaan naar acute glomerulonefritis. De behandeling met inotersen moet definitief worden stopgezet wanneer acute glomerulonefritis wordt bevestigd. Bij uitsluiting van glomerulonefritis kan de toediening worden hervat indien dit klinisch is aangewezen en na verbetering van de nierfunctie (zie rubriek 4.3).
Wanneer een diagnose van glomerulonefritis wordt bevestigd, moet worden overwogen om de behandeling met immunosuppressiva vroegtijdig op te starten.
Voorzichtigheid is geboden met nefrotoxische geneesmiddelen en andere geneesmiddelen die de nierfunctie kunnen aantasten (zie rubriek 4.5).
Vitamine A-deficiëntie
Op basis van het werkingsmechanisme wordt verwacht dat inotersen de plasmaconcentratie van vitamine A (retinol) tot onder de normale concentratie zal verlagen (zie rubriek 5.1).
Plasmaconcentraties van vitamine A (retinol) onder de ondergrens van normaal moeten worden gecorrigeerd en oculaire symptomen of tekenen van vitamine A-deficiëntie moeten verdwenen zijn voordat inotersen wordt opgestart.
Patiënten die inotersen krijgen, moeten orale suppletie van ongeveer 3.000 IE vitamine A per dag gebruiken om het mogelijke risico op oculaire toxiciteit als gevolg van vitamine A-deficiëntie te verlagen. Verwijzing voor oftalmologisch onderzoek wordt aanbevolen wanneer patiënten oculaire symptomen ontwikkelen die compatibel zijn met vitamine A-deficiëntie, waaronder verminderd nachtzicht of nachtblindheid, aanhoudend droge ogen, oogontsteking, hoornvliesontsteking of -ulceratie, verdikking van het hoornvlies, perforatie van het hoornvlies.
Tijdens de eerste 60 dagen van de zwangerschap kunnen zowel te hoge als te lage vitamine A-concentraties gepaard gaan met een verhoogd risico op foetale afwijkingen. Daarom moet voor aanvang van de behandeling zwangerschap worden uitgesloten en moeten vrouwen die zwanger kunnen worden effectieve anticonceptie toepassen (zie rubriek 4.6). Wanneer een vrouw zwanger wil worden, moeten inotersen en vitamine A-suppletie worden stopgezet en moeten de plasmaconcentraties van vitamine A gecontroleerd worden en genormaliseerd zijn vóór de conceptie.
In geval van een ongeplande zwangerschap moet inotersen worden stopgezet. Wegens de lange halfwaardetijd van inotersen (zie rubriek 5.2) kan er ook na stopzetting van de behandeling een vitamine A-tekort ontstaan. Er kan geen advies worden gegeven of de vitamine A-suppletie moet worden voortgezet of gestopt tijdens het eerste trimester van een ongeplande zwangerschap. Als de vitamine A-suppletie wordt voortgezet, mag de dagelijkse dosis niet hoger zijn dan 3.000 IE per dag, wegens het gebrek aan gegevens die hogere doseringen onderbouwen. Vervolgens moet vitamine A-suppletie van 3.000 IE per dag in het tweede en derde trimester worden hervat wanneer de plasmaconcentratie van retinol nog niet is genormaliseerd, wegens het verhoogde risico op vitamine A-deficiëntie in het derde trimester.
Het is niet bekend of vitamine A-suppletie tijdens de zwangerschap volstaat om vitamine A-deficiëntie te voorkomen als de zwangere vrouw inotersen blijft ontvangen. Het is echter onwaarschijnlijk dat een verhoging van de vitamine A-suppletie tot boven 3.000 IE per dag tijdens de zwangerschap de plasmaconcentratie van retinol kan corrigeren wegens het werkingsmechanisme van inotersen. Daarnaast kan een dergelijke verhoging schadelijk zijn voor de moeder en foetus.
Levercontrole en geneesmiddelgeïnduceerd leverletsel
Verhoogde transaminasen komen vaak voor bij patiënten die worden behandeld met inotersen. Ernstige gevallen van geneesmiddelgeïnduceerd leverletsel (drug-induced liver injury, DILI) zijn ook gemeld, waaronder gevallen met een lange tijd tot eerste optreden (tot 1 jaar). De leverfunctie moet worden beoordeeld voordat een behandeling met inotersen wordt opgestart. De leverenzymen moeten 4 maanden na aanvang van de behandeling met inotersen en vervolgens jaarlijks, of vaker naargelang klinisch is aangewezen, worden gemeten. Een klinische beoordeling en meting middels leverfunctietests moeten onmiddellijk, bij voorkeur binnen 72 uur, plaatsvinden bij patiënten die symptomen melden die kunnen duiden op leverletsel, waaronder vermoeidheid, anorexia, ongemak rechts in de bovenbuik, donkere urine of geelzucht. Een dosisonderbreking dient overwogen te worden totdat de klinische beoordeling en de beoordeling van de leverfunctie hebben plaatsgevonden. Als het vermoeden bestaat dat bij een patiënt sprake is van door inotersen geïnduceerd leverletsel, moet de behandeling met inotersen definitief worden stopgezet.
Inotersen mag niet worden gebruikt bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 4.2 en 4.3).
Afstoting levertransplantaat
| Er is geen klinisch onderzoek naar Inotersen verricht bij patiënten die een levertransplantatie | ||||||
| ondergaan (rubriek 4.2). Er zijn meldingen ontvangen van casussen waarbij afstoting van het | ||||||
| levertransplantaat optrad bij patiënten die met inotersen werden behandeld. Tijdens behandeling met | ||||||
| inotersen moeten patiënten die een levertransplantatie hebben ondergaan dan ook worden | ||||||
| gecontroleerd op tekenen en symptomen van afstoting van het transplantaat. Bij deze patiënten moeten | ||||||
| maandelijks leverfunctietests worden uitgevoerd. Bij patiënten bij wie zich tijdens behandeling met | ||||||
| Inotersen een afstoting van het levertransplantaat ontwikkelt, dient dan ook te worden overwogen om | ||||||
| het gebruik van inotersen te staken. | ||||||
Voorzorgsmaatregelen vóór het opstarten van inotersen
Voorafgaand aan behandeling met Tegsedi moeten het trombocytenaantal, de geschatte glomerulaire filtratiesnelheid (eGFR), eiwit/creatinineratio in urine (UPCR), leverenzymen, zwangerschap en vitamine A-concentratie worden gemeten.
Na het opstarten van inotersen kunnen bij sommige patiënten voorbijgaande verhogingen in C-reactieve proteïne (CRP) en trombocytenconcentratie optreden. Deze reactie verdwijnt doorgaans spontaan na enkele dagen behandeling.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per 1,5 ml, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Voorzichtigheid is geboden met antitrombotica, trombocytenaggregatieremmers en geneesmiddelen die het trombocytenaantal kunnen verminderen, bijvoorbeeld acetylsalicylzuur, clopidogrel, warfarine, heparine, heparines met een laag moleculair gewicht, factor Xa-remmers zoals rivaroxaban en apixaban, en trombineremmers zoals dabigatran (zie rubriek 4.2 en 4.4).
Voorzichtigheid is geboden met gelijktijdig gebruik van nefrotoxische geneesmiddelen en andere geneesmiddelen die de nierfunctie kunnen aantasten, zoals sulfonamiden, aldosteronantagonisten, aniliden, natuurlijke opiumalkaloïden en andere opioïden (zie rubriek 4.4). Er is geen systematisch onderzoek gevoerd naar gelijktijdige toediening van inotersen met geneesmiddelen die mogelijk nefrotoxisch zijn.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Inotersen zal de plasmaconcentratie van vitamine A, cruciaal voor een normale foetale ontwikkeling, verlagen. Het is niet bekend of vitamine A-suppletie volstaat om het risico voor de foetus te verlagen (zie rubriek 4.4). Daarom moet voor aanvang van de behandeling met inotersen zwangerschap worden uitgesloten en moeten vrouwen die zwanger kunnen worden effectieve anticonceptie toepassen.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van inotersen bij zwangere vrouwen. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3). Wegens het mogelijke teratogene risico als gevolg van onevenwichtige vitamine A-concentraties, mag inotersen niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met inotersen noodzakelijk maakt. Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met inotersen.
Borstvoeding
Het is niet bekend of inotersen/metabolieten in de moedermelk worden uitgescheiden. Uit beschikbare farmacodynamische/toxicologische gegevens bij dieren blijkt dat de metabolieten van inotersen in melk worden uitgescheiden (zie rubriek 5.3). Risico voor met moedermelk gevoede pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Tegsedi moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er is geen informatie beschikbaar over de effecten van inotersen op de vruchtbaarheid bij de mens. Dieronderzoek heeft geen invloed van inotersen op de mannelijke of vrouwelijke vruchtbaarheid aangetoond.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tegsedi heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De bijwerkingen die het vaakst werden waargenomen tijdens de behandeling met inotersen waren bijwerkingen die verband hielden met injectieplaatsreacties (50,9 %). Andere bijwerkingen die het vaakst met inotersen werden gemeld, waren nausea (31,3 %), hoofdpijn (23,2 %), pyrexie (19,6 %), perifeer oedeem (18,8 %), koude rillingen (17,9 %), braken (15,2 %), anemie (13,4 %), trombocytopenie (13,4 %) en verlaagde trombocytentelling (10,7 %).
Lijst van bijwerkingen in tabelvorm
In tabel 2 worden de bijwerkingen van het geneesmiddel weergegeven volgens MedDRA-systeem/orgaanklasse. Binnen iedere systeem/orgaanklasse worden de bijwerkingen gerangschikt volgens frequentie, waarbij de meest frequente reacties eerst worden weergegeven. Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. Daarnaast is de overeenkomstige frequentiecategorie voor elke bijwerking gebaseerd op de volgende conventie: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 2. Lijst van bijwerkingen in klinisch onderzoek en postmarketingbronnen
Systeem/ orgaanklasse | Zeer vaak | Vaak | Soms | Niet bekend | ||
Bloed- en lymfestelsel-aandoeningen | Trombocytopenie Anemie Trombocytentelling verlaagd | Eosinofilie | ||||
| Immuunsysteem-aandoeningen | Overgevoeligheid | |||||
| Voedings- en stofwisselings-stoornissen | Verminderde eetlust | |||||
| Zenuwstelsel-aandoeningen | Hoofdpijn | |||||
Bloedvat- aandoeningen | Orthostatische hypotensie Hypotensie Hematoom | |||||
| Maagdarmstelsel-aandoeningen | Braken Nausea | |||||
Lever- en galaandoeningen | Transaminasen verhoogd | Geneesmiddel-geïnduceerd leverletsel | ||||
Huid- en onderhuid-aandoeningen | Pruritus Rash | |||||
| Nier- en urineweg- | Glomerulonefritis | |||||
| Proteïnurie | ||||||
Systeem/ orgaanklasse | Zeer vaak | Vaak | Soms | Niet bekend | ||
| aandoeningen | Nierfalen Acuut nierletsel Nierfunctie verminderd | |||||
Algemene aandoeningen en toedieningsplaats-stoornissen | Pyrexie Koude rillingen Injectieplaatsreacties Perifeer oedeem | Influenza-achtige ziekte Perifere zwelling Verkleuring op injectieplaats | ||||
| Letsels, | Kneuzing | |||||
| intoxicaties en | ||||||
| verrichtings- | ||||||
| complicaties | ||||||
Beschrijving van geselecteerde bijwerkingen
Injectieplaatsreacties
De bijwerkingen die het vaakst werden waargenomen, waren bijwerkingen die verband hielden met injectieplaatsreacties (injectieplaatspijn, erytheem, pruritus, zwelling, rash, induratie, blauwe plek en bloeding). Deze bijwerkingen zijn doorgaans zelfbeperkend of kunnen onder controle worden gebracht met symptomatische behandeling.
Trombocytopenie
Inotersen gaat gepaard met verminderingen van het aantal trombocyten, wat kan leiden tot trombocytopenie. In het fase 3-onderzoek NEURO-TTR werden dalingen van het trombocytenaantal waargenomen tot lager dan normaal (140 x 109/l) bij 54% van de patiënten die met inotersen werden behandeld en 13 % van de patiënten die placebo kregen. Verminderingen tot lager dan 100 x 109/l werden waargenomen bij 23 % van de patiënten die met inotersen werden behandeld en 2 % van de patiënten die placebo kregen. Bevestigde trombocytentellingen van < 75 x 109/l werden waargenomen bij 10,7 % van de patiënten die met inotersen werden behandeld. Bij drie (3 %) patiënten was er sprake van trombocytenaantallen < 25 x 109/l; één van deze patiënten kreeg een fatale intracraniële bloeding. Tijdens de behandeling met inotersen moeten patiënten gecontroleerd worden op trombocytopenie (zie rubriek 4.4).
Immunogeniciteit
In het fase 2/3-hoofdonderzoek testte 30,4 % van de patiënten die met inotersen werden behandeld positief voor antistoffen tegen het geneesmiddel na 15 maanden behandeling. De ontwikkeling van antistoffen tegen inotersen was gekenmerkt door een laat ontstaan (mediane tijd tot ontstaan > 200 dagen) en een lage concentratie (mediane piekconcentratie van 284 in het hoofdonderzoek). Er werd geen effect op de farmacokinetische eigenschappen (maximale plasmaconcentratie (Cmax), gebied onder de curve (AUC) of halfwaardetijd) en de werkzaamheid van inotersen waargenomen in de aanwezigheid van antistoffen tegen het geneesmiddel, maar patiënten met antistoffen tegen het geneesmiddel hadden meer reacties op de injectieplaats.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering moet ondersteunende medische verzorging worden geboden, waaronder het raadplegen van een beroepsbeoefenaar in de gezondheidszorg en zorgvuldige observatie van de klinische toestand van de patiënt.
Er moeten regelmatig trombocytentellingen en nierfunctietests worden uitgevoerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige geneesmiddelen werkzaam op het zenuwstelsel, ATC-code: N07XX15
Werkingsmechanisme
Inotersen is een 2′-O-2-methoxyethyl (2′-MOE) fosforothioaat-antisense-oligonucleotide- (ASO-) remmer van de productie van humane transthyretine (TTR). De selectieve binding van inotersen aan boodschapper-RNA (mRNA) van TTR zorgt voor de afbraak van zowel mutant als wild-type (normaal) mRNA van TTR. Hierdoor wordt de synthese van TTR-eiwit in de lever verhinderd, wat leidt tot significante dalingen van de concentraties gemuteerd en wild-type TTR-eiwit die door de lever in de circulatie worden uitgescheiden.
TTR is een dragereiwit voor retinol-bindend eiwit 4 (retinol-binding protein 4, RBP4), de belangrijkste drager van vitamine A (retinol). Bijgevolg wordt verwacht dat de daling van TTR in het plasma zal leiden tot een daling van de plasmaconcentratie van retinol tot onder de ondergrens van normaal.
Farmacodynamische effecten
In het hoofdonderzoek, een gerandomiseerd, dubbelblind, placebogecontroleerd fase 2/3-onderzoek ter beoordeling van de werkzaamheid en veiligheid van ISIS 420915 bij patiënten met familiale amyloïde polyneuropathie (NEURO-TTR) werd in de behandelingsgroep met inotersen een sterke daling van de circulerende TTR-concentratie waargenomen gedurende de volledige behandelingsperiode van 15 maanden, met gemiddelde procentuele veranderingen in serum-TTR ten opzichte van de uitgangssituatie van 68,41 % tot 74,03 % (mediaan bereik: 74,64 % tot 78,98 %) vanaf week 13 tot week 65 (figuur 1). In de placebogroep daalde de gemiddelde serumconcentratie van TTR met 8,50 % in week 3 en bleef vervolgens relatief constant gedurende de verdere behandelingsperiode.
Transthyretine (TTR)
Kleinste-kwadratengemiddelde (Least squares mean, LSM)
Standaardfout (SE)
Figuur 1 Procentuele verandering in serum-TTR in verloop van tijd ten opzichte van de
uitgangssituatie 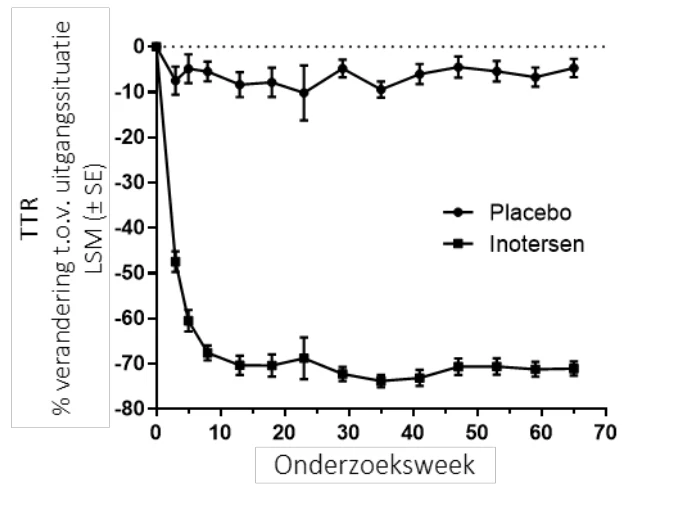
Klinische werkzaamheid en veiligheid
In het multicentrisch, dubbelblind, placebogecontroleerd onderzoek NEURO-TTR werden 172 behandelde patiënten met erfelijke transthyretineamyloïdose met polyneuropathie (hATTR-PN) opgenomen. De aandoening hATTR-PN is onderverdeeld in 3 stadia waarbij i) patiënten in stadium 1 geen hulp nodig hebben met lopen, ii) patiënten in stadium 2 wel hulp nodig hebben met lopen, en iii) patiënten in stadium 3 in een rolstoel zitten. Proefpersonen met hATTR-PN in stadium 1 en stadium 2 en een Neuropathy Impairment Score (NIS) ≥ 10 en ≤ 130 werden gerekruteerd voor het hoofdonderzoek NEURO-TTR. Het onderzoek evalueerde 284 mg inotersen toegediend als één subcutane injectie eenmaal per week gedurende 65 weken behandeling. Patiënten werden in een verhouding van 2:1 gerandomiseerd naar ofwel inotersen ofwel placebo. De primaire werkzaamheidseindpunten waren de verandering vanaf de uitgangssituatie tot week 66 in de samengestelde score voor de modified Neuropathy Impairment Score + 7 tests (mNIS+7) en de totaalscore voor de Norfolk Quality of Life – Diabetic Neuropathy (QoL-DN) -vragenlijst. Patiënten werden gestratificeerd voor stadium van de ziekte (stadium 1 versus stadium 2), TTR-mutatie (V30M versus niet-V30M) en eerdere behandeling met tafamidis of diflunisal (ja versus nee). De demografische kenmerken en ziektekenmerken in de uitgangssituatie zijn weergegeven in tabel 3.
Tabel 3. Demografische kenmerken in de uitgangssituatie
| Placebo (N=60) | Inotersen (N=112) | |
| Leeftijd (jaar), gemiddelde (SD) | 59,5 (14,05) | 59,0 (12,53) |
| Leeftijd 65 jaar en ouder, n (%) | 26 (43,3) | 48 (42,9) |
| Mannen, n (%) | 41 (68,3) | 77 (68,8) |
| mNIS+7, gemiddelde (SD) | 74,75 (39,003) | 79,16 (36,958) |
| Norfolk QoL-DN, gemiddelde (SD) | 48,68 (26,746) | 48,22 (27,503) |
| Ziektestadium, n (%) | 42 (70,0) 18 (30,0) | 74 (66,1) 38 (33,9) |
| Stadium 1 | ||
| Stadium 2 | ||
| V30M-TTR-mutatie1, n (%) | 33 (55,0) 27 (45,0) | 56 (50,0) 56 (50,0) |
| Ja | ||
| Nee |
| Placebo (N=60) | Inotersen (N=112) | |
| Eerdere behandeling met tafamidis of diflunisal1, n (%) | 36 (60,0) 24 (40,0) | 63 (56,3) 49 (43,8) |
| Ja | ||
| Nee | ||
| hATTR-CM2, n (%) | 33 (55,0) | 75 (66,4) |
| Duur van hATTR-PN-ziekte3 (maanden) | 64,0 (52,34) | 63,9 (53,16) |
| gemiddelde (SD) | ||
| Duur van hATTR-CM-ziekte3 (maanden) | 34,1 (29,33) | 44,7 (58,00) |
| gemiddelde (SD) |
1 Op basis van een klinische database
2 Gedefinieerd als alle patiënten met een diagnose van erfelijke transthyretineamyloïdose met cardiomyopathie (hATTR-CM) bij opname in het onderzoek of met een
linkerventrikelwanddikte > 1,3 cm op echocardiografie zonder een bekende voorgeschiedenis van aanhoudende hypertensie
3 Duur vanaf ontstaan van de eerste symptomen tot datum van geïnformeerde toestemming. Modified Neuropathy Impairment Score (mNIS)
Quality of Life-Diabetic Neuropathy (QoL-DN)
Erfelijke transthyretineamyloïdose met polyneuropathie (hATTR-PN)
Standaarddeviatie (SD)
De veranderingen ten opzichte van de uitgangssituatie in beide primaire eindpunten (mNIS+7 en Norfolk QoL-DN) toonden een statistisch significant voordeel ten gunste van de behandeling met inotersen in week 66 (tabel 4). De resultaten over de verschillende ziektekenmerken [TTR-mutatie (V30M, niet-V30M)], ziektestadium (stadium 1, stadium 2), eerdere behandeling met tafamidis of diflunisal (ja, nee), aanwezigheid van hATTR-CM (ja, nee) heen in week 66 toonden een statistisch significant voordeel in alle subgroepen op basis van de samengestelde score voor mNIS+7 en alle subgroepen op één na (CM op echocardiografie; p=0,067) op basis van de totaalscore voor de Norfolk QoL-DN (tabel 5). Daarnaast waren de resultaten over de afzonderlijke onderdelen van de samengestelde scores voor mNIS+7 en de domeinen van de Norfolk QoL-DN heen consistent met de analyse van het primaire eindpunt, met een voordeel op het gebied van motorische, sensorische en autonome neuropathieën (figuur 2).
Tabel 4. Analyse van het primaire eindpunt mNIS+7 en Norfolk QoL-DN
| mNIS+7 | Norfolk-QOL-DN | |||
| Placebo (N=60) | Inotersen (N=112) | Placebo (N=60) | Inotersen (N=112) | |
Uitgangssituatie n Gemiddelde (SD) | 60 74,75 (39,003) | 112 79,165 (36,958) | 59 48,68 (26,746) | 111 48,22 (27,503) |
Verandering in week 66 n LSM (SE) 95 %-BI Verschil in LSM (Tegsedi – placebo) 95 %-BI P-waarde | 60 25,43 (3,225) 19,11; 31,75 | 112 10,54 (2,397) 15,85; 15,24 -14,89 -22,55; -7,22 < 0,001 | 59 12,94 (2,840) 7,38; 18,51 | 111 4,38 (2,175) 0,11; 8,64 -8,56 -15,42; -1,71 0,015 |
Quality of Life-Diabetic Neuropathy (QoL-DN) Standaarddeviatie (SD)
Kleinste-kwadratengemiddelde (LSM)
Tabel 5. Subgroepanalyse van mNIS+7 en Norfolk QoL-DN
| mNIS+7 | Norfolk QoL-DN | |||||
| Verandering t.o.v. uitgangssituatie inotersen – placebo | Verandering t.o.v. uitgangssituatie inotersen – placebo | |||||
| Subgroep | n (placebo, inotersen) | Kleinste-kwadraten-gemiddelde (SE) | p-waarde | n (placebo, inotersen) | Kleinste-kwadraten-gemiddelde (SE) | p-waarde |
| Week 66 | ||||||
| V30M | 32, 58 | -13,52 (3,795) | P < 0,001 | 32, 58 | -8,14 (3,998) | p=0,042 |
| Niet-V30 | 28, 54 | -19,06 (5,334) | P < 0,001 | 27, 53 | -9,87 (4,666) | p=0,034 |
| Ziekte in stadium I | 39, 74 | -12,13 (3,838) | p=0,002 | 38, 73 | -8,44 (3,706) | p=0,023 |
| Ziekte in stadium II | 21, 38 | -24,79 (5,601) | P < 0,001 | 21, 38 | -11,23 (5,271) | p=0,033 |
Eerder gebruik van stabilisatoren | 33, 61 | -18,04 (4,591) | P < 0,001 | 32, 60 | -9,26 (4,060) | p=0,022 |
| Geen eerdere behandeling | 27, 51 | -14,87 (4,377) | P < 0,001 | 27, 51 | -10,21 (4,659) | p=0,028 |
CM op echocardiografie | 33, 75 | -14,94 (4,083) | P < 0,001 | 33, 75 | -7,47 (4,075) | p=0,067 |
| Geen CM op echocardiografie | 27, 37 | -18,79 (5,197) | P < 0,001 | 26, 36 | -11,67 (4,213) | p=0,006 |
Kleinste-kwadratengemiddelde (Least squares mean, LSM)
Quality of Life-Diabetic Neuropathy (QoL-DN) 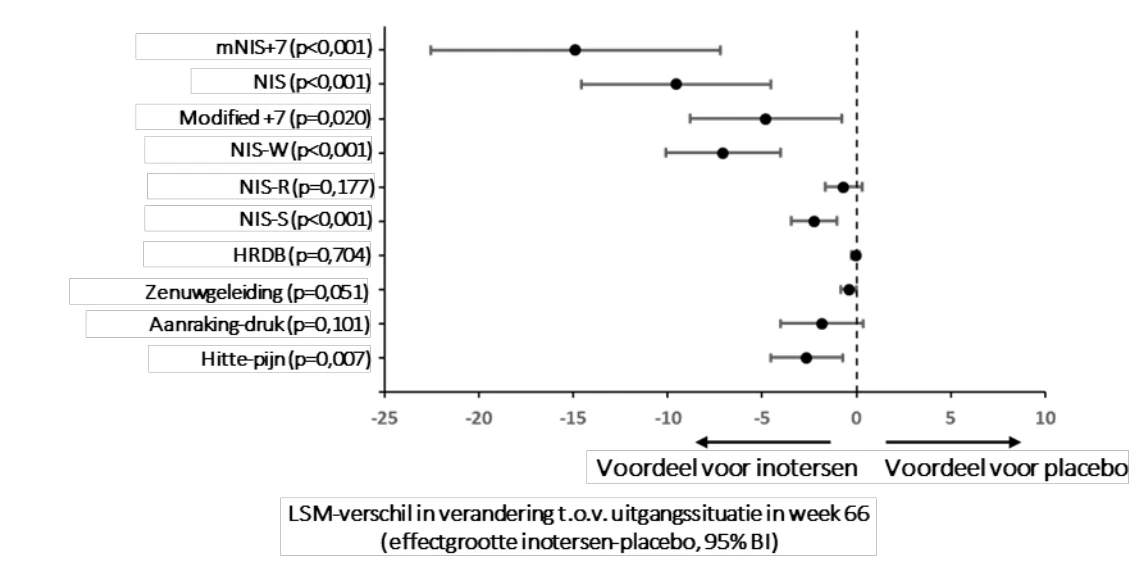
Modified Neuropathy Impairment Score (mNIS)
NIS-W – subscore voor zwakte
NIS-R – subscore voor spierstrekreflexen
NIS-S – subscore voor klinisch gevoel
Heart Rate during Deep Breathing (HRDB)
Figuur 2 Verschil in kleinste-kwadratengemiddelde (Least Squares Mean, LSM) verandering in mNIS+7 en afzonderlijke onderdelen t.o.v. de uitgangssituatie tussen de behandelingsgroepen
Uit een responderanalyse van mNIS+7 waarbij gebruik werd gemaakt van drempelwaarden die varieerden van een 0- tot 30-puntenstijging ten opzichte van de uitgangssituatie (met de veiligheidsset) bleek dat het responspercentage van de inotersen-groep ongeveer tweemaal zo hoog was als bij de placebogroep voor elke drempelwaarde die getest werd. Dit toont aan dat de respons consistent is. Een responder werd gedefinieerd als een proefpersoon met een verandering ten opzichte van de uitgangssituatie die lager dan of gelijk aan de drempelwaarde was. Proefpersonen die, om welke reden ook, de behandeling vroegtijdig stopzetten of bij wie er gegevens van week 66 ontbreken, worden als non-responders beschouwd. Statistische significantie in het voordeel van inotersen werd aangetoond bij elke drempelwaarde met een verandering van meer dan 0 punten.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Tegsedi in alle subgroepen van pediatrische patiënten met transthyretineamyloïdose (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na subcutane toediening wordt inotersen snel in de systemische circulatie op dosisafhankelijke wijze geabsorbeerd waarbij de mediane tijd tot de maximale plasmaconcentratie (Cmax) van inotersen doorgaans binnen 2 tot 4 uur wordt bereikt.
Distributie
Inotersen vertoont een sterke binding met humane plasma-eiwitten (> 94 %) en de gebonden fractie is niet afhankelijk van de concentratie. Het schijnbare distributievolume van inotersen bij steady-state bedraagt 293 l bij patiënten met hATTR. Het hoge distributievolume geeft aan dat inotersen na subcutane toediening uitgebreid in weefsels wordt verdeeld.
Biotransformatie
Inotersen is geen substraat voor het CYP450-metabolisme en wordt in weefsels door endonucleasen gemetaboliseerd tot kortere inactieve oligonucleotiden die de substraten zijn voor bijkomende metabolisatie door exonucleasen. Onveranderd inotersen is het voornaamste circulerende bestanddeel.
Eliminatie
De eliminatie van inotersen gebeurt via metabolisatie in weefsels en via uitscheiding in de urine. Zowel inotersen als de kortere oligonucleotide-metabolieten worden bij de mens in de urine uitgescheiden. De hoeveelheid oorspronkelijke werkzame stof die in de urine wordt teruggevonden, is beperkt tot minder dan 1 % binnen 24 uur na toediening. Na subcutane toediening bedraagt de eliminatiehalfwaardetijd voor inotersen ongeveer 1 maand.
Speciale populaties
Op basis van de farmacokinetische populatieanalyse heeft leeftijd, lichaamsgewicht, geslacht of ras geen klinisch relevant effect op de blootstelling aan inotersen. Definitieve beoordelingen waren in sommige gevallen beperkt aangezien de co-variabelen beperkt waren door de globaal lage aantallen.
Ouderen
Er werden geen algemene verschillen in farmacokinetiek waargenomen tussen andere volwassenen en oudere patiënten.
Nierfunctiestoornis
Een farmacokinetische populatieanalyse geeft aan dat lichte en matige nierfunctiestoornissen geen klinisch relevant effect hebben op de systemische blootstelling aan inotersen. Er zijn geen gegevens beschikbaar bij patiënten met een ernstige nierfunctiestoornis.
Leverfunctiestoornis
De farmacokinetiek van inotersen is niet onderzocht bij patiënten met een leverfunctiestoornis. Inotersen wordt niet primair geklaard door metabolisme in de lever, is geen substraat voor CYP450-oxidatie en wordt uitgebreid gemetaboliseerd door nucleasen in alle weefsels waar distributie plaatsvindt. De farmacokinetiek zou bijgevolg niet mogen wijzigen bij een lichte tot matige leverfunctiestoornis.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxicologie
In onderzoek naar chronische toxiciteit bij muizen, ratten en apen werd bij 1,4 tot 2 maal de humane AUC bij de aanbevolen therapeutische dosis inotersen een verminderd aantal trombocyten vastgesteld. Bij sommige apen werden ernstige dalingen in het aantal trombocyten waargenomen die gepaard gingen met een toename van bloedingen of blauwe plekken. De trombocytenaantallen normaliseerden wanneer de behandeling werd stopgezet, maar daalden nog meer wanneer de toediening van inotersen werd hervat. Dit wijst op een immunologisch gerelateerd mechanisme.
Bij alle diersoorten die getest werden, werd een uitgebreide en aanhoudende opname van inotersen waargenomen door verschillende celtypen in meerdere organen, waaronder monocyten/macrofagen, proximaal tubulusepitheel in de nieren, kupffercellen van de lever en histiocytische celinfiltraten in lymfeklieren en op injectieplaatsen. Bij ratten ging de accumulatie van inotersen in de nieren gepaard met proteïnurie bij 13,4 maal de humane AUC bij de aanbevolen therapeutische dosis inotersen. Daarnaast werd bij muizen en ratten een daling van het thymusgewicht waargenomen als gevolg van lymfocytendepletie. Bij apen werd perivasculaire celinfiltratie door lymfohistiocyten waargenomen in verschillende organen. Deze pro-inflammatoire veranderingen in organen werden waargenomen bij 1,4 tot 6,6 maal de humane AUC bij de aanbevolen therapeutische dosis bij alle diersoorten die getest werden en gingen gepaard met verhogingen van verschillende cytokinen/chemokinen in het plasma.
Genotoxiciteit/carcinogeniteit
Inotersen vertoonde geen genotoxisch potentieel in vitro en in vivo en was niet carcinogeen bij transgene rasH2-muizen.
Subcutane toediening van inotersen aan Sprague-Dawley-ratten gedurende maximaal 94 weken in een dosering van 0,5, 2 en 6 mg/kg/week resulteerde in een dosisgerelateerde incidentie van subcutane pleomorfe fibrosarcomen en subcutane fibrosarcomen (monomorf type) op de injectieplaats of in het gebied rond de injectieplaats bij 2 en 6 mg/kg/week. De relevantie van deze bevindingen voor de mens wordt gering geacht.
Reproductietoxicologie
Bij muizen en konijnen liet inotersen geen effecten zien op de vruchtbaarheid, embryo-foetale of postnatale ontwikkeling in een dosering equivalent aan ongeveer 3 maal de maximale aanbevolen dosis bij de mens. Bij muizen was de overdracht van inotersen in melk laag. Inotersen is echter niet farmacologisch actief bij muizen en konijnen. Daarom konden alleen effecten die verband houden met de chemie van inotersen in deze onderzoeken worden vastgesteld. Toch werd bij muizen geen effect op de embryo-foetale ontwikkeling waargenomen met een voor muizen specifiek analogon van inotersen, waarbij de mRNA-expressie van TTR met ~60 % werd geremd (individueel bereik tot 90 %-reductie).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Water voor injecties
Zoutzuur (voor pH-aanpassing)
Natriumhydroxide (voor pH-aanpassing)
6.2 Gevallen van onverenighbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
5 jaar.
Tegsedi kan gedurende maximaal 6 weken ongekoeld bewaard worden beneden 30 °C. Wanneer het niet binnen 6 weken wordt gebruikt, moet het worden afgevoerd.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
1,5 ml oplossing in een voorgevulde spuit van helder type-1-glas.
Voorgevormde verpakking met afscheurdeksel.
Verpakkingsgrootten van 1 of 4 voorgevulde spuiten. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Tegsedi moet voorafgaand aan toediening visueel geïnspecteerd worden. De oplossing moet helder en kleurloos tot lichtgeel zijn. Als de oplossing troebel is of zichtbare vreemde deeltjes bevat, mag de inhoud niet geïnjecteerd worden.
Elke voorgevulde spuit mag slechts één keer gebruikt worden en moet vervolgens in een afvalcontainer voor scherpe voorwerpen (naaldencontainer) worden geplaatst voor verwijdering.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Akcea Therapeutics Ireland Ltd
St. James House,
72 Adelaide Road, Dublin 2
D02 Y017, Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/18/1296/001
EU/1/18/1296/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 06 juli 2018
Datum van laatste verlenging: 23 maart 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
BIJLAGE.II
A. FABRIKANT VERANTWOORDELIJK VOOR VRIJGIFTE
B. VOORWAARDEN OF BEPERKINGEN TEN AANZIEN
VAN LEVERING EN GEBRUIK
C. ANDERE VOORWAARDEN EN EISEN DIE DOOR DE
HOUDER VAN DE HANDELSVERGUNNING MOETEN WORDEN NAGEKOMEN
D. VOORWAARDEN OF BEPERKINGEN MET
BETREKKING TOT EEN VEILIG EN DOELTREFFEND GEBRUIK VAN HET GENEESMIDDEL
A. FABRIKANT VERANTWOORDELIJK VOOR VRIJGIFTE
Naam en adres van de fabrikant verantwoordelijk voor vrijgifte
Ionis Ireland Ltd
St. James House,
72 Adelaide Road, Dublin 2
D02 Y017, Ierland
B. VOORWAARDEN OF BEPERKINGEN TEN AANZIEN VAN LEVERING EN
GEBRUIK
Aan beperkt medisch voorschrift onderworpen geneesmiddel (zie bijlage I: Samenvatting van de productkenmerken, rubriek 4.2).
C. ANDERE VOORWAARDEN EN EISEN DIE DOOR DE HOUDER VAN DE
HANDELSVERGUNNING MOETEN WORDEN NAGEKOMEN
- Periodieke veiligheidsverslagen
De vereisten voor de indiening van periodieke veiligheidsverslagen voor dit geneesmiddel worden vermeld in de lijst met Europese referentiedata (EURD-lijst), waarin voorzien wordt in artikel 107c, onder punt 7 van Richtlijn 2001/83/EG en eventuele hierop volgende aanpassingen gepubliceerd op het Europese webportaal voor geneesmiddelen.
D. VOORWAARDEN OF BEPERKINGEN MET BETREKKING TOT EEN VEILIG EN
DOELTREFFEND GEBRUIK VAN HET GENEESMIDDEL
- Risk Management Plan (RMP)
De vergunninghouder voert de verplichte onderzoeken en maatregelen uit ten behoeve van de geneesmiddelenbewaking, zoals uitgewerkt in het overeengekomen RMP en weergegeven in module 1.8.2 van de handelsvergunning, en in eventuele daaropvolgende overeengekomen RMP-aanpassingen.
Een aanpassing van het RMP wordt ingediend:
- op verzoek van het Europees Geneesmiddelenbureau;
- steeds wanneer het risicomanagementsysteem gewijzigd wordt, met name als gevolg van het beschikbaar komen van nieuwe informatie die kan leiden tot een belangrijke wijziging van de bestaande verhouding tussen de voordelen en risico’s of nadat een belangrijke mijlpaal (voor geneesmiddelenbewaking of voor beperking van de risico’s tot een minimum) is bereikt.
- Extra risicobeperkende maatregelen
Voordat Tegsedi in elke lidstaat op de markt wordt gebracht, moet de vergunninghouder met de nationale bevoegde instantie overeenstemming hebben bereikt over de inhoud en vormgeving van het educatief materiaal, waaronder de communicatiemedia, distributiemodaliteiten en eventuele andere aspecten van het programma.
De vergunninghouder zal ervoor zorgen dat in elke lidstaat waar Tegsedi op de markt wordt gebracht alle patiënten die de producten naar verwachting toegediend zullen krijgen een patiëntenwaarschuwingskaart ontvangen (portefeuilleformaat), met als doel de belangrijke vastgestelde risico’s op trombocytopenie, glomerulonefritis, hepatotoxiciteit, het belangrijke mogelijke risico op oculaire toxiciteit als gevolg van vitamine A-deficiëntie, afstoting van het levertransplantaat te voorkomen en/of tot een minimum te beperken, en om patiënten te herinneren:
- de kaart te allen tijde bij zich te dragen tijdens de behandeling en gedurende 8 weken na stopzetting van de behandeling;
- aan de lijst van symptomen en verschijnselen van trombocytopenie, glomerulonefritis, hepatotoxiciteit, oculaire toxiciteit als gevolg van vitamine A-deficiëntie en afstoting van het levertransplantaat, waarbij wordt benadrukt dat deze symptomen en verschijnselen ernstig of levensbedreigend kunnen zijn, en waarbij patiënten geadviseerd worden om onmiddellijk hun arts te bellen of naar de dienst spoedeisende hulp te gaan wanneer deze tekenen en symptomen optreden;
- alle bloed- en urineonderzoeken te laten uitvoeren die door hun arts gepland worden;
- een lijst bij te houden van alle andere geneesmiddelen die zij gebruiken voor eventuele bezoeken aan een beroepsbeoefenaar in de gezondheidszorg.
Naast een geheugensteun met de contactgegevens van de arts van de patiënt en een telefoonnummer voor meldingen, moet de patiëntenkaart tevens:
- beroepsbeoefenaren in de gezondheidszorg waarschuwen dat de patiënt Tegsedi gebruikt, met vermelding van de indicatie en de belangrijkste bezorgdheden omtrent de veiligheid;
- beroepsbeoefenaren in de gezondheidszorg adviseren dat, omwille van de risico’s op trombocytopenie en glomerulonefritis, patiënten gedurende de hele behandeling met inotersen ten minste om de 2 weken hun trombocytenaantal en ten minste om de 3 maanden hun eiwit/creatinineratio in urine en geschatte glomerulaire filtratiesnelheid moeten laten controleren of vaker, naargelang klinisch aangewezen is, op basis van een voorgeschiedenis van chronische nierziekte en/of renale amyloïdose;
- beroepsbeoefenaren in de gezondheidszorg adviseren dat wanneer het trombocytenaantal beneden 25 x 109/l daalt, de behandeling met Tegsedi definitief moet worden stopgezet en behandeling met corticosteroïden wordt aanbevolen;
- beroepsbeoefenaren in de gezondheidszorg adviseren dat het trombocytenaantal, de UPCR en eGFR gedurende 8 weken na stopzetting van de behandeling moeten worden gecontroleerd;
- beroepsbeoefenaren in de gezondheidszorg adviseren dat wanneer glomerulonefritis wordt bevestigd, de behandeling met Tegsedi definitief moet worden stopgezet en moet worden overwogen om de behandeling met immunosuppressiva vroegtijdig op te starten;
- beroepsbeoefenaren in de gezondheidszorg adviseren dat Tegsedi gecontra-indiceerd is bij patiënten met een ernstige leverfunctiestoornis. De leverfunctie moet worden beoordeeld voordat een behandeling met Tegsedi wordt opgestart. Een klinische beoordeling en meting middels leverfunctietests moeten onmiddellijk, bij voorkeur binnen 72 uur, plaatsvinden bij patiënten die symptomen melden die kunnen duiden op leverletsel. Een dosisonderbreking dient overwogen te worden totdat de klinische beoordeling en de beoordeling van de leverfunctie hebben plaatsgevonden;
- beroepsbeoefenaren in de gezondheidszorg adviseren dat behandeling met Tegsedi definitief moet worden stopgezet in geval van geneesmiddelgeïnduceerd leverletsel;
- beroepsbeoefenaren in de gezondheidszorg adviseren dat de leverenzymen 4 maanden na aanvang van de behandeling met Tegsedi en vervolgens jaarlijks, of vaker naargelang klinisch is aangewezen, moeten worden gemeten om gevallen van leverfunctiestoornis op te sporen. Tijdens behandeling met Tegsedi moeten patiënten die een levertransplantatie hebben
| ondergaan, worden gecontroleerd op tekenen en symptomen van afstoting van het | |
| transplantaat | |
. Bij deze patiënten moeten maandelijks leverfunctietests worden uitgevoerd;
- beroepsbeoefenaren in de gezondheidszorg adviseren dat wanneer patiënten oculaire symptomen ontwikkelen die compatibel zijn met vitamine A-deficiëntie, verwijzing voor oftalmologisch onderzoek wordt aanbevolen;
beroepsbeoefenaren in de gezondheidszorg adviseren dat stopzetting van de behandeling met
Tegsedi moet worden overwogen bij patiënten bij wie tijdens de behandeling afstoting van het levertransplantaat optreedt.
BIJLAGE.III
ETIKETTERING EN BIJSLUITER