


SmPC (samenvatting van de productkenmerken) - Tecentriq
Tecentriq 840 mg concentraat voor oplossing voor infusieTecentriq 1.200 mg concentraat voor oplossing voor infusie
1. NAAM VAN HET GENEESMIDDEL
Tecentriq 840 mg concentraat voor oplossing voor infusie
Tecentriq 1.200 mg concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Tecentriq 840 mg concentraat voor oplossing voor infusie
Elke injectieflacon van 14 ml concentraat bevat 840 mg atezolizumab*
Tecentriq 1.200 mg concentraat voor oplossing voor infusie
Elke injectieflacon van 20 ml concentraat bevat 1.200 mg atezolizumab*
Na verdunning (zie rubriek 6.6) moet de uiteindelijke concentratie van de verdunde oplossing tussen 3,2 en 16,8 mg/ml liggen.
*Atezolizumab is een Fc-gemodificeerd, gehumaniseerd IgG1 anti-programmed death-ligand 1 (PD-L1) monoklonaal antilichaam, geproduceerd in ovariumcellen van de Chinese hamster door middel van recombinant-DNA-technologie.
Hulpstof met bekend effect
Elke injectieflacon van 840 mg Tecentriq bevat 5,6 mg polysorbaat 20.
Elke injectieflacon van 1.200 mg Tecentriq bevat 8 mg polysorbaat 20.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie.
Heldere, kleurloze tot lichtgele vloeistof. De oplossing heeft een pH van 5,5 – 6,1 en een osmolaliteit van 129 – 229 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Urotheelcarcinoom (UC)
Tecentriq is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met lokaal gevorderd of gemetastaseerd UC:
- na eerdere behandeling met platina-bevattende chemotherapie, of
voor wie cisplatine ongeschikt is en bij wie de tumoren een PD-L1-expressie hebben van ≥ 5%
(zie rubriek 5.1).
Niet-kleincellig longcarcinoom (NSCLC) in een vroeg stadium
| Tecentriq is als monotherapie geïndiceerd als adjuvante behandeling na volledige resectie en platina- | |||
| bevattende chemotherapie voor volwassen patiënten met NSCLC met een hoog risico op recidief bij | |||
| wie de tumoren PD-L1-expressie hebben | |||
op ≥ 50% van de tumorcellen (TC) en die geen EGFR-
| mutatie of ALK-positieve NSCLC hebben |
(zie rubriek 5.1 voor selectiecriteria).
Gevorderd NSCLC
Tecentriq, in combinatie met bevacizumab, paclitaxel en carboplatine, is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met gemetastaseerd NSCLC. Bij patiënten met EGFR-gemuteerd of ALK-positief NSCLC is Tecentriq, in combinatie met bevacizumab, paclitaxel en carboplatine, alleen geïndiceerd na falen van geschikte doelgerichte behandelingen (zie rubriek 5.1).
Tecentriq, in combinatie met nab-paclitaxel en carboplatine, is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met gemetastaseerd niet-plaveiselcel-NSCLC, die geen EGFR-gemuteerd of ALK-positief NSCLC hebben (zie rubriek 5.1).
Tecentriq is als monotherapie geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met gemetastaseerd NSCLC bij wie de tumoren een PD-L1-expressie hebben op ≥ 50% TC of ≥ 10% tumorinfiltrerende immuuncellen (IC) en die geen EGFR-gemuteerd of ALK-positief NSCLC hebben (zie rubriek 5.1).
Tecentriq is als monotherapie geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met gevorderd NSCLC, die niet in aanmerking komen voor platina-bevattende behandeling (zie rubriek 5.1 voor selectiecriteria).
Tecentriq is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met lokaal gevorderd of gemetastaseerd NSCLC na eerdere behandeling met chemotherapie. Patiënten met EGFR-gemuteerd of ALK-positief NSCLC moeten ook doelgerichte behandelingen hebben ontvangen voor ze Tecentriq krijgen (zie rubriek 5.1).
Kleincellig longcarcinoom (SCLC)
Tecentriq, in combinatie met carboplatine en etoposide, is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met extensive-stage kleincellig longcarcinoom (ES-SCLC) (zie rubriek 5.1).
Triple-negatieve borstkanker (TNBC)
Tecentriq, in combinatie met nab-paclitaxel, is geïndiceerd voor de behandeling van volwassen patiënten met inoperabele lokaal gevorderde of gemetastaseerde TNBC bij wie de tumoren een PD-L1-expressie hebben van ≥ 1% en die niet eerder chemotherapie voor gemetastaseerde ziekte hebben ontvangen.
Hepatocellulair carcinoom (HCC)
Tecentriq, in combinatie met bevacizumab, is geïndiceerd voor de behandeling van volwassen patiënten met gevorderd of inoperabel HCC die niet eerder zijn behandeld met systemische therapie (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Tecentriq moet geïnitieerd worden door en onder toezicht plaats vinden van een bevoegd arts met ervaring in de behandeling van kanker.
PD-L1-test bij patiënten met UC of TNBC of NSCLC
Tecentriq-monotherapie
Indien benoemd in de indicatie moet PD-L1-expressie in de tumor worden bevestigd door een gevalideerde test (zie rubriek 4.1 en 5.1) alvorens een patiënt te behandelen met Tecentriq.
Tecentriq-combinatietherapie
Patiënten met niet eerder behandeld TNBC moeten worden geselecteerd voor behandeling op basis van de tumor PD-L1-expressie bevestigd door een gevalideerde test (zie rubriek 5.1).
Dosering
De aanbevolen dosering van Tecentriq is een intraveneuze toediening van 840 mg elke twee weken, of 1.200 mg elke drie weken, of 1.680 mg elke vier weken, zoals weergegeven in Tabel 1.
Indien Tecentriq wordt gegeven als combinatietherapie: zie ook de volledige productinformatie van de combinatiemiddelen (zie ook rubriek 5.1)
Tabel 1: Aanbevolen dosering voor Tecentriq per intraveneuze toediening
| Indicatie | Aanbevolen dosering en schema | Duur van de behandeling |
| Tecentriq-monotherapie | ||
| Eerstelijns UC |
| Tot ziekteprogressie of onaanvaardbare toxiciteit. |
| Eerstelijns gemetastaseerd NSCLC | ||
Eerstelijns NSCLC die niet in aanmerking komt voor platina-bevattende behandeling | ||
| NSCLC in een vroeg stadium |
| Gedurende 1 jaar, tenzij terugkeer van ziekte of onaanvaardbare toxiciteit. Een behandelduur van meer dan 1 jaar werd niet onderzocht. |
| Tweedelijns UC |
| Tot verlies van klinisch voordeel of onaanvaardbare toxiciteit. |
| Tweedelijns NSCLC | ||
| Tecentriq-combinatietherapie | ||
Eerstelijns niet-plaveiselcel-NSCLC met bevacizumab, paclitaxel en carboplatine | Inductie- en onderhoudsfases:
Wanneer het op dezelfde dag wordt gegeven, moet Tecentriq eerst worden toegediend. Inductiefase voor combinatieproducten (vier of zes cycli): bevacizumab, paclitaxel en daarna carboplatine worden elke 3 weken toegediend. | Tot ziekteprogressie of onaanvaardbare toxiciteit. Atypische responsen (d.w.z. initiële ziekteprogressie gevolgd door kleiner worden van de tumor) zijn waargenomen bij voortzetting van de behandeling met Tecentriq na ziekteprogressie. Behandeling na ziekteprogressie kan worden overwogen als de arts dit nodig acht. |
| Indicatie | Aanbevolen dosering en schema | Duur van de behandeling |
Onderhoudsfase (zonder chemotherapie): Bevacizumab elke 3 weken. | ||
Eerstelijns niet-plaveiselcel-NSCLC met nab-paclitaxel en carboplatine | Inductie- en onderhoudsfases:
Wanneer het op dezelfde dag wordt gegeven, moet Tecentriq eerst worden toegediend. Inductiefase voor combinatieproducten (vier of zes cycli): nab-paclitaxel en carboplatine worden op dag 1 toegediend; daarnaast wordt nab-paclitaxel op dag 8 en 15 van elke 3-wekelijkse cyclus toegediend. | Tot ziekteprogressie of onaanvaardbare toxiciteit. Atypische responsen (d.w.z. initiële ziekteprogressie gevolgd door kleiner worden van de tumor) zijn waargenomen bij voortzetting van de behandeling met Tecentriq na ziekteprogressie. Behandeling na ziekteprogressie kan worden overwogen als de arts dit nodig acht. |
| Eerstelijns ES-SCLC met carboplatine en etoposide | Inductie- en onderhoudsfases:
Wanneer het op dezelfde dag wordt gegeven, moet Tecentriq eerst worden toegediend. Inductiefase voor combinatieproducten (vier cycli): carboplatine en daarna etoposide worden op dag 1 toegediend; etoposide wordt ook toegediend op dag 2 en 3 van elke 3-wekelijkse cyclus. | Tot ziekteprogressie of onaanvaardbare toxiciteit. Atypische responsen (d.w.z. initiële ziekteprogressie gevolgd door kleiner worden van de tumor) zijn waargenomen bij voortzetting van de behandeling met Tecentriq na ziekteprogressie. Behandeling na ziekteprogressie kan worden overwogen als de arts dit nodig acht. |
Eerstelijns inoperabele lokaal gevorderde of gemetastaseerde TNBC met nab-paclitaxel |
Wanneer het op dezelfde dag wordt gegeven, moet Tecentriq vóór nab-paclitaxel worden toegediend. Nab-paclitaxel moet worden toegediend in een dosis van 100 mg/m2 op dag 1, 8 en 15 van elke 28-dagencyclus. | Tot ziekteprogressie of onaanvaardbare toxiciteit |
| Gevorderd of inoperabel HCC met bevacizumab |
Wanneer het op dezelfde dag wordt gegeven, moet Tecentriq vóór bevacizumab worden toegediend. Bevacizumab wordt toegediend in een | Tot verlies van klinisch voordeel of onaanvaardbare toxiciteit. |
| Indicatie | Aanbevolen dosering en schema | Duur van de behandeling |
| dosis van 15 mg/kg lichaamsgewicht elke 3 weken. |
Uitgestelde of gemiste doses
Wanneer een geplande dosis van Tecentriq wordt gemist, moet die zo snel mogelijk toegediend worden. Het toedieningsschema moet zo aangepast worden dat de tijd tussen de doses de juiste blijft.
Dosisaanpassingen tijdens de behandeling
Dosisverlagingen van Tecentriq worden niet aanbevolen.
Uitstel van de dosering of beëindiging van de behandeling (zie ook rubrieken 4.4 en 4.8)
Tabel 2: Advies voor dosisaanpassing van Tecentriq
| Immuungemedieerde bijwerking | Ernst | Behandelingsaanpassing |
| Pneumonitis | Graad 2 | Onderbreek Tecentriq De behandeling kan hervat worden als het voorval binnen 12 weken verbetert naar graad 0 of graad 1, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
| Graad 3 of 4 | Tecentriq definitief staken | |
| Hepatitis bij patiënten zonder HCC | Graad 2: (ALAT of ASAT > 3 tot 5 x bovengrens van normaal [ULN] of bilirubine in bloed > 1,5 tot 3 x ULN) | Onderbreek Tecentriq De behandeling kan hervat worden als het voorval binnen 12 weken verbetert naar graad 0 of graad 1, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
Graad 3 of 4: (ALAT of ASAT > 5 x ULN of bilirubine in bloed > 3 x ULN) | Tecentriq definitief staken |
| Immuungemedieerde bijwerking | Ernst | Behandelingsaanpassing |
| Hepatitis bij patiënten met HCC | Als ASAT/ALAT binnen de grenzen van normaal is bij baseline en toeneemt naar > 3 tot ≤ 10 x ULN of Als ASAT/ALAT > 1 tot ≤ 3 x ULN is bij baseline en toeneemt naar > 5 tot ≤ 10 x ULN of Als ASAT/ALAT > 3 tot ≤ 5 x ULN is bij baseline en toeneemt naar > 8 tot ≤ 10 x ULN | Onderbreek Tecentriq De behandeling kan hervat worden als het voorval binnen 12 weken verbetert naar graad 0 of graad 1, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
Als ASAT/ALAT toeneemt naar > 10 x ULN of totaal bilirubine toeneemt naar > 3 x ULN | Tecentriq definitief staken | |
| Colitis | Graad 2 of 3 diarree (toename van ≥ 4 ontlastingen/dag t.o.v. baseline) of symptomatische colitis | Onderbreek Tecentriq De behandeling kan hervat worden als het voorval binnen 12 weken verbetert naar graad 0 of graad 1, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
| Graad 4 diarree of colitis (levensbedreigend; dringend interventie vereist) | Tecentriq definitief staken |
| Immuungemedieerde bijwerking | Ernst | Behandelingsaanpassing |
| Hypothyreoïdie of hyperthyreoïdie | Symptomatisch | Onderbreek Tecentriq Hypothyreoïdie: De behandeling kan hervat worden als de symptomen onder controle zijn met schildklier-vervangende behandeling en de TSH-waarden dalen Hyperthyreoïdie: Behandeling kan hervat worden als de symptomen onder controle zijn met schildklierremmende behandeling en de schildklierfunctie verbetert |
| Bijnierinsufficiëntie | Symptomatisch | Onderbreek Tecentriq De behandeling kan hervat worden als de symptomen binnen 12 weken verbeteren naar graad 0 of graad 1, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag en de patiënt stabiel is met de vervangingsbehandeling |
| Hypofysitis | Graad 2 of 3 | Onderbreek Tecentriq De behandeling kan hervat worden als de symptomen binnen 12 weken verbeteren naar graad 0 of graad 1, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag en de patiënt stabiel is met de vervangingstherapie |
| Graad 4 | Tecentriq definitief staken | |
| Diabetes mellitus type 1 | Graad 3 of 4 hyperglykemie (nuchtere glucosewaarde > 250 mg/dl of 13,9 mmol/l) | Onderbreek Tecentriq De behandeling kan hervat worden als metabole controle bereikt is met insulinevervangende behandeling |
| Huiduitslag / ernstige huidgerelateerde bijwerkingen (SCAR’s) | Graad 3 of vermoedelijke stevens-johnson-syndroom (SJS) of toxische epidermale necrolyse (TEN)1 | Onderbreek Tecentriq De behandeling kan hervat worden als de symptomen binnen 12 weken verbeteren naar graad 0 of graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
Graad 4 of bevestigde stevens-johnson-syndroom (SJS) of toxische epidermale necrolyse (TEN)1 | Tecentriq definitief staken |
| Immuungemedieerde bijwerking | Ernst | Behandelingsaanpassing |
| Myastheen syndroom / myasthenia gravis, syndroom van Guillain-Barré, meningo-encefalitis en gelaatsparese | Gelaatsparese graad 1 of 2 | Onderbreek Tecentriq De behandeling kan hervat worden als het voorval volledig is verdwenen. Als het voorval niet volledig is verdwenen, terwijl Tecentriq is gestaakt, staak dan de behandeling met Tecentriq definitief. |
Alle graden myastheen syndroom / myasthenia gravis, syndroom van Guillain Barré en meningo-encefalitis of gelaatsparese graad 3 of 4 | Tecentriq definitief staken | |
| Myelitis | Graad 2, 3 of 4 | Tecentriq definitief staken |
| Pancreatitis | Graad 3 of 4, verhoogde amylase- of lipasewaarden in serum (> 2 x ULN) of graad 2 of 3 pancreatitis | Onderbreek Tecentriq De behandeling kan hervat worden als amylase- en lipasewaarden in serum binnen 12 weken verbeteren tot graad 0 of graad 1, of symptomen van pancreatitis verdwenen zijn, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
| Graad 4 pancreatitis of elke graad bij terugkerende pancreatitis | Tecentriq definitief staken | |
| Myocarditis | Graad 2 of hoger | Tecentriq definitief staken |
| Nefritis | Graad 2 (creatininewaarde: > 1,5 tot 3,0 x baseline of > 1,5 tot 3,0 x ULN) | Onderbreek Tecentriq De behandeling kan hervat worden als het voorval binnen 12 weken verbetert tot graad 0 of graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
Graad 3 of 4 (creatininewaarde > 3,0 x baseline of > 3,0 x ULN) | Tecentriq definitief staken | |
| Myositis | Graad 2 of 3 | Onderbreek Tecentriq |
| Graad 4 of terugkerende graad 3 myositis | Tecentriq definitief staken | |
| Pericardaandoeningen | Graad 1 pericarditis | Onderbreek Tecentriq2 |
| Graad 2 of hoger | Tecentriq definitief staken | |
| Hemofagocytaire lymfohistiocytose | Vermoedelijke hemofagocytaire lymfohistiocytose1 | Tecentriq definitief staken |
| Andere immuungemedieerde bijwerkingen | Graad 2 of 3 | Onderbreek Tecentriq De behandeling kan hervat worden als de symptomen binnen 12 weken verbeteren tot graad 0 of graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
| Immuungemedieerde bijwerking | Ernst | Behandelingsaanpassing |
| Graad 4 of terugkerende graad 3 | Tecentriq definitief staken (behalve bij endocrinopathieën die onder controle zijn met vervangende hormonen) | |
| Andere bijwerkingen | Ernst | Behandelingsaanpassing |
| Infusiegerelateerde reacties | Graad 1 of 2 | Verlaag de infusiesnelheid of onderbreek de behandeling De behandeling kan hervat worden als het voorval is verdwenen |
| Graad 3 of 4 | Tecentriq definitief staken |
ALAT = alanineaminotransferase; ASAT = aspartaataminotransferase; ULN = bovengrens van normaal. Opmerking: gradering voor toxiciteit moet volgens de huidige versie van de National Cancer Institute Common Terminology Criteria for Adverse Events (NCI-CTCAE).
1 Ongeacht de ernst
2 Voer een uitvoerig hartonderzoek uit om de oorzaak te achterhalen en om een geschikte behandeling vast te stellen
Speciale populaties
Pediatrische patiënten
De veiligheid en werkzaamheid van Tecentriq bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubrieken 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Ouderen
Gebaseerd op een populatiefarmacokinetische (PK)-analyse is er geen dosisaanpassing van Tecentriq nodig bij patiënten ≥ 65 jaar (zie rubrieken 4.8 en 5.1).
Aziatische patiënten
Vanwege een waargenomen stijging in hematologische toxiciteiten bij Aziatische patiënten in onderzoek IMpower150, wordt een startdosering geadviseerd van paclitaxel 175 mg/m2 elke drie weken.
Verminderde nierfunctie
Gebaseerd op een populatie-PK-analyse is er geen dosisaanpassing nodig bij patiënten met een licht of matig verminderde nierfunctie (zie rubriek 5.2). De gegevens van patiënten met een ernstig verminderde nierfunctie zijn te beperkt om conclusies te kunnen trekken over deze populatie.
Verminderde leverfunctie
Gebaseerd op een populatie-PK-analyse is er geen dosisaanpassing nodig bij patiënten met een licht of matig verminderde leverfunctie. Tecentriq is niet onderzocht bij patiënten met een ernstig verminderde leverfunctie (zie rubriek 5.2).
Eastern Cooperative Oncology Group (ECOG)-score ≥ 2
Patiënten met een ECOG-score ≥ 2 werden uitgesloten voor deelname aan klinische onderzoeken naar TNBC, ES-SCLC, 2e-lijns UC en HCC (zie rubrieken 4.4 en 5.1).
Wijze van toediening
Het is van belang om de etikettering op het product te controleren om er zeker van te zijn dat de juiste formulering (intraveneus of subcutaan) aan de patiënt gegeven wordt en dat die overeenkomt met hetgeen wat voorgeschreven is aan de patiënt.
De intraveneuze formulering van Tecentriq is niet bedoeld voor subcutaan gebruik en mag alleen via een intraveneuze infusie toegediend worden.
De infusies mogen niet als intraveneuze injectie of bolus worden toegediend.
Patiënten die momenteel behandeld worden met intraveneus Tecentriq, kunnen overstappen op atezolizumab oplossing voor injectie of vice versa.
De aanvangsdosis van intraveneus Tecentriq moet gedurende een periode van 60 minuten worden toegediend. Als de eerste infusie goed wordt verdragen, dan kunnen alle daarop volgende infusies gedurende 30 minuten worden toegediend.
Voor instructies over verdunning en hanteren van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Immuungemedieerde bijwerkingen
De meeste immuungemedieerde bijwerkingen die tijdens de behandeling met atezolizumab optraden waren reversibel na het onderbreken van atezolizumab en na het starten van corticosteroïden en/of ondersteunende zorg. Er zijn immuungemedieerde bijwerkingen waargenomen die effect hadden op meer dan één orgaansysteem. Immuungemedieerde bijwerkingen met atezolizumab kunnen optreden na de laatste dosis atezolizumab.
Bij vermoedelijke immuungemedieerde bijwerkingen moet een grondige beoordeling worden uitgevoerd om de etiologie te bevestigen of om andere oorzaken uit te sluiten. Op basis van de ernst van de bijwerking moet atezolizumab worden onderbroken en corticosteroïden worden toegediend. Bij verbetering naar graad ≤ 1 moeten corticosteroïden over een periode van ≥ 1 maand afgebouwd worden. Op basis van beperkte gegevens uit klinische onderzoeken bij patiënten met immuungemedieerde bijwerkingen, die niet onder controle gebracht konden worden met systemisch gebruik van corticosteroïden, kan toediening van andere systemische immunosuppressiva worden overwogen.
Atezolizumab moet definitief worden gestaakt bij elke terugkerende immuungemedieerde bijwerking van graad 3 en bij elke immuungemedieerde bijwerking van graad 4, behalve voor endocrinopathieën die onder controle zijn met hormoonvervangende behandeling (zie rubrieken 4.2 en 4.8).
Gegevens uit observationele onderzoeken bij patiënten met bestaande auto-immuunziekte suggereren dat het risico op immuungemedieerde bijwerkingen na behandeling met immuuncheckpointremmers verhoogd kan zijn, in vergelijking met het risico bij patiënten zonder bestaande auto-immuunziekte. Bovendien kwamen frequent opvlammingen van de onderliggende auto-immuunziekte voor, maar waren deze in de meeste gevallen mild en aanvaardbaar.
Immuungemedieerde pneumonitis
Gevallen van pneumonitis, waaronder fatale gevallen, zijn waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op symptomen van pneumonitis en andere oorzaken dan immuungemedieerde pneumonitis moeten worden uitgesloten.
Behandeling met atezolizumab moet onderbroken worden bij graad 2 pneumonitis en 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent) moet worden gestart. Als de symptomen verbeteren tot ≤ graad 1, moeten corticosteroïden over een periode van ≥ 1 maand afgebouwd worden. De behandeling met atezolizumab kan herstart worden als het voorval binnen 12 weken verbetert naar ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag. Behandeling met atezolizumab moet definitief worden gestaakt bij graad 3 of 4 pneumonitis.
Immuungemedieerde hepatitis
Gevallen van hepatitis, waarvan enkele met fatale afloop, zijn waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op symptomen van hepatitis.
Aspartaataminotransferase (ASAT), alanineaminotransferase (ALAT) en bilirubine moeten gecontroleerd worden voor aanvang van de behandeling, periodiek tijdens de behandeling met atezolizumab en als klinisch geïndiceerd.
Bij patiënten zonder HCC moet de behandeling met atezolizumab worden onderbroken als het voorval gedurende meer dan 5 tot 7 dagen graad 2 blijft (ALAT of ASAT > 3 tot 5 x ULN of bilirubine in bloed > 1,5 tot 3 x ULN) en 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent) moet worden gestart. Als het voorval verbetert tot ≤ graad 1, moeten corticosteroïden over een periode van ≥ 1 maand afgebouwd worden.
De behandeling met atezolizumab kan hervat worden als het voorval binnen 12 weken verbetert naar ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag. Behandeling met atezolizumab moet definitief worden gestaakt bij graad 3 of graad 4-voorvallen (ALAT of ASAT > 5,0 x ULN of bilirubine in bloed > 3 x ULN).
Bij patiënten met HCC moet de behandeling met atezolizumab worden onderbroken als ALAT of ASAT toeneemt van normaalwaarde bij baseline naar > 3 tot ≤ 10 x ULN, of toeneemt van > 1 ULN tot ≤ 3 x ULN bij baseline naar > 5 tot ≤ 10 x ULN, of toeneemt van > 3 tot ≤ 5 x ULN bij baseline naar > 8 tot ≤ 10 x ULN en meer dan 5 tot 7 dagen aanhoudt en 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent) moet worden gestart. Als het voorval verbetert tot ≤ graad 1, moeten corticosteroïden over een periode van ≥ 1 maand worden afgebouwd.
De behandeling met atezolizumab kan hervat worden als het voorval binnen 12 weken verbetert naar ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag. Behandeling met atezolizumab moet definitief worden gestaakt als ALAT of ASAT toeneemt naar > 10 x ULN of totaal bilirubine toeneemt naar > 3 x ULN.
Immuungemedieerde colitis
Gevallen van diarree of colitis zijn waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op symptomen van colitis.
De behandeling met atezolizumab moet onderbroken worden bij graad 2 of 3 diarree (toename van ≥ 4 ontlastingen/dag t.o.v. baseline) of colitis (symptomatisch). Bij graad 2 diarree of colitis moet behandeling met 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent) worden gestart als de symptomen > 5 dagen aanhouden of terugkeren. Bij graad 3 diarree of colitis moet behandeling met intraveneuze corticosteroïden worden gestart (1 tot 2 mg/kg lichaamsgewicht/dag methylprednisolon(equivalent)). Zodra de symptomen verbeteren moet de behandeling worden gestart met 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent). Als de symptomen verbeteren tot ≤ graad 1, moeten corticosteroïden over een periode van ≥ 1 maand afgebouwd worden. De behandeling met atezolizumab kan hervat worden als het voorval binnen 12 weken verbetert naar ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag. Behandeling met atezolizumab moet definitief worden gestaakt bij graad 4 diarree of colitis (levensbedreigend; dringend interventie vereist). De mogelijke complicatie van gastro-intestinale perforatie geassocieerd met colitis moet worden overwogen.
Immuungemedieerde endocrinopathieën
Hypothyreoïdie, hyperthyreoïdie, bijnierinsufficiëntie, hypofysitis en diabetes mellitus type 1, waaronder diabetische ketoacidose, zijn waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8).
Patiënten moeten gecontroleerd worden op klinische symptomen van endocrinopathieën. Schildklierfunctie moet gecontroleerd worden voor aanvang van de behandeling en periodiek tijdens de behandeling met atezolizumab. Een geschikte behandeling moet overwogen worden bij patiënten met afwijkende schildklierfunctietesten op baseline.
Asymptomatische patiënten met afwijkende schildklierfunctietestuitslagen mogen atezolizumab krijgen. Bij symptomatische hypothyreoïdie moet de behandeling met atezolizumab onderbroken worden en moet een schildklierhormoonvervangende behandeling gestart worden, indien nodig. Geïsoleerde hypothyreoïdie kan behandeld worden met een vervangingsbehandeling zonder corticosteroïden. Bij symptomatische hyperthyreoïdie moet de behandeling met atezolizumab onderbroken worden en moet een schildklierremmende behandeling geïnitieerd worden, indien nodig. Behandeling met atezolizumab kan hervat worden als de symptomen onder controle zijn en de schildklierfunctie verbetert.
Bij symptomatische bijnierinsufficiëntie moet de behandeling met atezolizumab onderbroken worden en moet een behandeling met intraveneuze corticosteroïden (1 tot 2 mg/kg lichaamsgewicht/dag methylprednisolon(equivalent)) worden gestart. Zodra de symptomen verbeteren moet een behandeling worden gestart met 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent). Als de symptomen verbeteren tot ≤ graad 1, moeten corticosteroïden over een periode van ≥ 1 maand afgebouwd worden. De behandeling kan hervat worden als het voorval binnen 12 weken verbetert tot ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag en de patiënt stabiel is met de vervangingsbehandeling (indien nodig).
Bij graad 2 of graad 3 hypofysitis moet de behandeling met atezolizumab onderbroken worden en moet een behandeling met intraveneuze corticosteroïden (1 tot 2 mg/kg lichaamsgewicht/dag methylprednisolon(equivalent)) worden gestart en moet hormoonvervangende behandeling worden gestart, indien nodig. Zodra de symptomen verbeteren moet een behandeling worden gestart met 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent). Als de symptomen verbeteren tot ≤ graad 1, moeten corticosteroïden over een periode van ≥ 1 maand afgebouwd worden. De behandeling kan hervat worden als het voorval binnen 12 weken verbetert tot ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag en de patiënt stabiel is met de vervangingsbehandeling (indien nodig). Behandeling met atezolizumab moet definitief worden gestaakt bij graad 4 hypofysitis.
Behandeling met insuline moet gestart worden bij diabetes mellitus type 1. Bij ≥ graad 3 hyperglykemie (nuchtere glucosewaarde > 250 mg/dl of 13,9 mmol/l) moet de behandeling met atezolizumab onderbroken worden. Behandeling met atezolizumab kan hervat worden als metabole controle bereikt is met een insulinevervangende behandeling.
Immuungemedieerde meningo-encefalitis
Meningo-encefalitis is waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op klinische symptomen van meningitis of encefalitis.
De behandeling met atezolizumab moet definitief worden gestaakt bij elke graad van meningitis of encefalitis. Er moet een behandeling met intraveneuze corticosteroïden (1 tot 2 mg/kg lichaamsgewicht/dag methylprednisolon(equivalent)) worden gestart. Als de symptomen verbeteren moet een behandeling worden gestart met 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent).
Immuungemedieerde neuropathieën
Myastheen syndroom / myasthenia gravis of het syndroom van Guillain-Barré (dat levensbedreigend kan zijn) en gelaatsparese zijn waargenomen bij patiënten die met atezolizumab werden behandeld. Patiënten moeten worden gecontroleerd op symptomen van motorische en sensorische neuropathie (zie ook “Immuungemedieerd myocarditis-myositis-myasthenia gravis-overlapsyndroom” in deze rubriek).
Myelitis is waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8). Patiënten moeten nauwlettend worden gecontroleerd op symptomen die wijzen op myelitis.
De behandeling met atezolizumab moet definitief worden gestaakt bij elke graad van myastheen syndroom / myasthenia gravis of het syndroom van Guillain-Barré. Starten met systemische corticosteroïden (met een dosis van 1 tot 2 mg/kg lichaamsgewicht/dag prednison (equivalent)) moet worden overwogen.
De behandeling met atezolizumab moet worden onderbroken bij graad 1 of 2 gelaatsparese en behandeling met systemische corticosteroïden (1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent)) moet worden overwogen. De behandeling met atezolizumab mag alleen worden hervat als het voorval volledig is verdwenen. De behandeling met atezolizumab moet definitief worden gestaakt bij graad 3 of 4 gelaatsparese of bij elke andere neuropathie die niet volledig is verdwenen, terwijl atezolizumab is gestaakt.
De behandeling met atezolizumab moet definitief worden gestaakt bij graad 2, 3 of 4 myelitis.
Immuungemedieerde pancreatitis
Pancreatitis, waaronder verhoogde amylase- en lipasewaarden in serum, is waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8). Patiënten moeten nauwlettend gecontroleerd worden op symptomen die wijzen op acute pancreatitis.
De behandeling met atezolizumab moet onderbroken worden bij ≥ graad 3 verhoogde amylase- of lipasewaarden in serum (> 2 x ULN), of graad 2- of 3-pancreatitis en er moet een behandeling met intraveneuze corticosteroïden (1 tot 2 mg/kg lichaamsgewicht/dag methylprednisolon(equivalent)) gestart worden. Als de symptomen verbeteren moet een behandeling worden gestart met 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent). Behandeling met atezolizumab kan hervat worden als amylase- en lipasewaarden in serum binnen 12 weken verbeteren tot ≤ graad 1, of de symptomen van pancreatitis verdwenen zijn, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag. De behandeling met atezolizumab moet definitief worden gestaakt bij graad 4 pancreatitis, of bij elke graad van terugkerende pancreatitis.
Immuungemedieerde myocarditis
Gevallen van myocarditis, waaronder fatale gevallen, zijn waargenomen met atezolizumab (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op symptomen van myocarditis (zie ook “Immuungemedieerd myocarditis-myositis-myasthenia gravis-overlapsyndroom” in deze rubriek).
Patiënten met cardiale of cardiopulmonale symptomen moeten onderzocht worden op mogelijke myocarditis om een vroege behandeling te waarborgen. Bij verdenking van myocarditis moet behandeling met atezolizumab worden onderbroken. Er moet onmiddellijk worden gestart met een behandeling met systemische corticosteroïden met een dosis van 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent). Cardiologisch consult moet onmiddellijk plaatsvinden, met diagnostische tests volgens huidige klinische richtlijnen. Als de diagnose voor myocarditis is vastgesteld, moet behandeling met atezolizumab bij myocarditis van graad 2 of hoger definitief worden gestaakt (zie rubriek 4.2).
Immuungemedieerde nefritis
Nefritis is waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op veranderingen in nierfunctie.
De behandeling met atezolizumab moet onderbroken worden bij graad 2 nefritis en er moet gestart worden met een behandeling met systemische corticosteroïden met een dosis van 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent). Behandeling met atezolizumab kan hervat worden als het voorval binnen 12 weken verbetert tot ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag. De behandeling met atezolizumab moet definitief worden gestaakt bij graad 3 of 4 nefritis.
Immuungemedieerde myositis
Gevallen van myositis, waaronder fatale gevallen, zijn waargenomen met atezolizumab (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op symptomen van myositis (zie ook “Immuungemedieerd myocarditis-myositis-myasthenia gravis-overlapsyndroom” in deze rubriek).
Als een patiënt symptomen van myositis ontwikkelt moet de patiënt nauwkeurig gecontroleerd worden. De patiënt moet onmiddellijk worden doorverwezen en behandeld. De behandeling met atezolizumab moet onderbroken worden bij graad 2 of 3 myositis en er moet gestart worden met een behandeling met corticosteroïden (1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent)). Als de symptomen verbeteren tot ≤ graad 1, moeten corticosteroïden afgebouwd worden zoals klinisch geïndiceerd. Behandeling met atezolizumab kan hervat worden als de symptomen binnen 12 weken verbeteren tot ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg oraal prednison(equivalent) per dag. De behandeling met atezolizumab moet definitief worden gestaakt bij graad 4 of terugkerende graad 3 myositis, of wanneer het niet mogelijk is om binnen 12 weken na het ontstaan de dosering corticosteroïden te verlagen tot ≤ 10 mg oraal prednison(equivalent) per dag.
Immuungemedieerde ernstige huidgerelateerde bijwerkingen (SCAR’s)
Immuungemedieerde SCAR’s, waaronder gevallen van stevens-johnson-syndroom (SJS) en toxische epidermale necrolyse (TEN), zijn gemeld bij patiënten behandeld met atezolizumab. Patiënten moeten worden gecontroleerd op vermoedelijke SCAR’s, waarbij andere oorzaken moeten worden uitgesloten. Wanneer een SCAR wordt vermoed, moeten patiënten worden doorverwezen naar een specialist voor verdere diagnose en behandeling.
De behandeling met atezolizumab moet onderbroken worden bij graad 3 huiduitslag en er moet gestart worden met een behandeling met systemische corticosteroïden met een dosis van 1 tot 2 mg/kg lichaamsgewicht /dag prednison(equivalent). Behandeling met atezolizumab kan hervat worden als de symptomen binnen 12 weken verbeteren tot ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag. Bij graad 4 huiduitslag moet de behandeling met atezolizumab definitief worden gestaakt en moeten corticosteroïden worden toegediend.
De behandeling met atezolizumab moet onderbroken worden bij patiënten met vermoedelijke SJS of TEN. Bij bevestigde SJS of TEN moet de behandeling met atezolizumab definitief worden gestaakt.
Voorzichtigheid is geboden wanneer het gebruik van atezolizumab wordt overwogen bij een patiënt die eerder een ernstige of levensbedreigende SCAR had bij gebruik van andere antikankerimmunotherapie.
Immuungemedieerde pericardaandoeningen
Pericardaandoeningen, waaronder pericarditis, pericardeffusie en harttamponade, waarvan enkele met fatale afloop, zijn waargenomen met atezolizumab (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op klinische symptomen van pericardaandoeningen.
Bij vermoedelijke graad 1 pericarditis moet behandeling met atezolizumab worden onderbroken. Cardiologisch consult moet onmiddellijk plaatsvinden, met diagnostische tests volgens huidige klinische richtlijnen. Bij vermoedelijke pericardaandoeningen van graad 2 of hoger moet behandeling met atezolizumab worden onderbroken. Er moet onmiddellijk worden gestart met een behandeling met systemische corticosteroïden met een dosis van 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent). Cardiologisch consult moet onmiddellijk plaatsvinden, met diagnostische tests volgens huidige klinische richtlijnen. Als de diagnose pericardaandoening is vastgesteld, moet behandeling met atezolizumab bij een pericardaandoening van graad 2 of hoger definitief worden gestaakt (zie rubriek 4.2).
Hemofagocytaire lymfohistiocytose
Hemofagocytaire lymfohistiocytose (HLH), waaronder fatale gevallen, zijn waargenomen bij patiënten die behandeld werden met atezolizumab (zie rubriek 4.8). HLH moet worden overwogen wanneer er sprake is van een atypische en langdurige uiting van cytokine release-syndroom. Patiënten moeten worden gecontroleerd op symptomen van HLH. Wanneer HLH wordt vermoed, moet de behandeling met atezolizumab definitief worden gestaakt en moeten patiënten worden doorverwezen naar een specialist voor verdere diagnose en behandeling.
Immuungemedieerd myocarditis-myositis-myasthenia gravis-overlapsyndroom
Gevallen van myocarditis-myositis-myasthenia gravis-overlapsyndroom (zich uitend als een overlap van twee of alle drie de aandoeningen), waarvan een aantal met fatale afloop, zijn waargenomen na het in de handel brengen en in klinische onderzoeken met atezolizumab. Vroegtijdige herkenning en agressieve behandeling zijn essentieel om de bijbehorende morbiditeit en het risico op overlijden aan te pakken
Het is belangrijk om overlappende symptomen, die de diagnose en behandeling kunnen compliceren en gepaard kunnen gaan met een hoger risico op overlijden, te herkennen. Patiënten met tekenen of symptomen van één aandoening moeten ook worden gecontroleerd op de andere twee aandoeningen en moeten worden behandeld zoals klinisch geïndiceerd. Zie rubriek 4.2, tabel 2 voor de aanbevolen richtlijnen voor dosisaanpassing voor de afzonderlijke aandoeningen (myocarditis, myositis, myasthenia gravis) en volg de strengste aanbevelingen.
Andere immuungemedieerde bijwerkingen
Gezien het werkingsmechanisme van atezolizumab kunnen andere potentiële immuungemedieerde bijwerkingen optreden, waaronder niet-infectieuze cystitis, uveïtis en auto-immuunhemolytische anemie.
Alle vermoedelijke immuungemedieerde bijwerkingen moeten worden onderzocht om andere oorzaken uit te sluiten. Patiënten moeten worden gecontroleerd op symptomen van immuungemedieerde bijwerkingen en, op basis van de ernst van de reactie, worden behandeld met wijzigingen in de behandeling en corticosteroïden, zoals klinisch geïndiceerd (zie rubriek 4.2 en rubriek 4.8).
Infusiegerelateerde reacties
Infusiegerelateerde reacties (IRR’s) zijn waargenomen met atezolizumab, waaronder anafylaxie (zie rubriek 4.8). Bij patiënten met graad 1 of 2 IRR’s moet de infusiesnelheid worden verlaagd of moet de behandeling worden onderbroken. Bij patiënten met graad 3 of 4 IRR’s moet de behandeling met atezolizumab definitief worden gestaakt. Patiënten met graad 1 of 2 IRR’s mogen atezolizumab blijven ontvangen mits ze nauwlettend worden gecontroleerd. Premedicatie met antipyretica en antihistaminica kan worden overwogen.
Ziektespecifieke voorzorgsmaatregelen
Gebruik van atezolizumab in combinatie met bevacizumab, paclitaxel en carboplatine bij gemetastaseerd niet-plaveiselcel NSCLC
Artsen moeten zorgvuldig het gecombineerde risico van het regime met de vier geneesmiddelen atezolizumab, bevacizumab, paclitaxel en carboplatine overwegen voor het starten met de behandeling (zie rubriek 4.8).
Gebruik van atezolizumab in combinatie met nab-paclitaxel bij gemetastaseerde TNBC
Neutropenie en perifere neuropathieën die tijdens de behandeling met atezolizumab en nab-paclitaxel optreden kunnen reversibel zijn wanneer nab-paclitaxel wordt onderbroken. Raadpleeg de Samenvatting van productkenmerken (SmPC) van nab-paclitaxel voor specifieke voorzorgsmaatregelen en contra-indicaties van dit geneesmiddel.
Gebruik van atezolizumab bij niet eerder behandelde patiënten met UC voor wie cisplatine ongeschikt is
De baseline en prognostische ziektekenmerken van de onderzoekspopulatie van IMvigor210 Cohort 1 waren over het algemeen vergelijkbaar met patiënten in de kliniek voor wie cisplatine ongeschikt zou zijn bevonden, maar voor wie een op carboplatine gebaseerde combinatiechemotherapie geschikt zou zijn. Er zijn onvoldoende gegevens voor de patiëntensubgroep voor wie elke chemotherapie ongeschikt zou zijn; daarom moet atezolizumab bij deze patiënten met voorzichtigheid worden gebruikt, na zorgvuldige afweging van de mogelijke potentiële risico's en voordelen op individuele basis.
Gebruik van atezolizumab in combinatie met bevacizumab, paclitaxel en carboplatine
Na waarneming van een aantal gevallen van fatale longbloeding, een bekende risicofactor van de behandeling met bevacizumab, werden patiënten met NSCLC bij wie op beeldvorming duidelijke tumorinfiltratie in de grote thoracale vaten of duidelijke holtevorming van pulmonaire laesies te zien was, uitgesloten van het klinisch registratieonderzoek IMpower150.
Door het ontbreken van gegevens moet atezolizumab, na zorgvuldige beoordeling van de voordelen en risico's voor de patiënt, met voorzichtigheid bij deze populaties worden gebruikt.
Gebruik van atezolizumab in combinatie met bevacizumab, paclitaxel en carboplatine bij NSCLC-patiënten met EGFR-mutaties die progressief waren na gebruik van erlotinib+bevacizumab
In onderzoek IMpower150 zijn er geen gegevens over de werkzaamheid van atezolizumab in combinatie met bevacizumab, paclitaxel en carboplatine bij patiënten met EGFR-mutaties die progressief waren na gebruik van erlotinib+bevacizumab.
Gebruik van atezolizumab in combinatie met bevacizumab bij HCC
De gegevens van HCC-patiënten met Child-Pugh B leverziekte die werden behandeld met atezolizumab in combinatie met bevacizumab zijn zeer beperkt en er zijn momenteel geen gegevens beschikbaar van HCC-patiënten met Child-Pugh C leverziekte.
Patiënten die worden behandeld met bevacizumab hebben een verhoogd risico op bloedingen. Er zijn gevallen gemeld van ernstige gastro-intestinale bloedingen, waaronder met dodelijke afloop, bij patiënten met HCC die werden behandeld met atezolizumab in combinatie met bevacizumab. Patiënten met HCC moeten voor aanvang van de combinatiebehandeling met atezolizumab en bevacizumab worden gecontroleerd op en vervolgens worden behandeld voor oesofageale varices volgens de klinische praktijk. Bevacizumab moet definitief worden gestaakt bij patiënten die een bloeding van graad 3 of 4 krijgen met de combinatiebehandeling. Raadpleeg de Samenvatting van productkenmerken van bevacizumab.
Diabetes mellitus kan tijdens de behandeling met atezolizumab in combinatie met bevacizumab ontstaan. Artsen moeten de bloedglucosewaarden controleren voorafgaand aan en regelmatig gedurende de behandeling met atezolizumab in combinatie met bevacizumab zoals klinisch geïndiceerd.
Gebruik van atezolizumab als monotherapie voor de eerstelijnsbehandeling van gemetastaseerd NSCLC
Artsen moeten de vertraging in de werking van atezolizumab in overweging nemen voordat een eerstelijnsbehandeling als monotherapie wordt gestart bij patiënten met NSCLC. Een hoger aantal sterfgevallen werd gezien binnen 2,5 maanden na randomisatie gevolgd door een overlevingsvoordeel op de lange termijn met atezolizumab vergeleken met chemotherapie. Specifieke factoren geassocieerd met voortijdig overlijden konden niet worden geïdentificeerd (zie rubriek 5.1).
Patiënten die werden uitgesloten van klinische onderzoeken
Patiënten met de volgende aandoeningen werden uitgesloten van klinische onderzoeken: een voorgeschiedenis van auto-immuunziekte, een voorgeschiedenis van pneumonitis, actieve hersenmetastasen, ECOG-score ≥ 2 (behalve bij patiënten met gevorderd NCSLS die niet in aanmerking kwamen voor platina-bevattende chemotherapie), HIV-infectie, hepatitis B- of hepatitis C-infectie (bij patiënten zonder HCC), significante cardiovasculaire aandoening en patiënten met een inadequate hematologische- en eindorgaanfunctie. Patiënten die een levend verzwakt vaccin binnen 28 dagen voorafgaand aan deelname aan het onderzoek, systemische immunostimulantia binnen 4 weken of systemische immunosuppressiva binnen 2 weken voorafgaand aan deelname aan het onderzoek, of orale of intraveneuze antibiotica binnen 2 weken voorafgaand aan starten met de onderzoeksbehandeling toegediend hadden gekregen, werden uitgesloten van klinische onderzoeken.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat polysorbaat 20. Elke injectieflacon van 840 mg Tecentriq concentraat voor oplossing voor infusie bevat 5,6 mg polysorbaat 20, overeenkomend met 0,4 mg/ml. Elke injectieflacon van 1.200 mg Tecentriq concentraat voor oplossing voor infusie bevat 8 mg polysorbaat 20, overeenkomend met 0,4 mg/ml. Polysorbaat 20 kan allergische reacties veroorzaken.
Patiëntkaart
De voorschrijver moet de risico’s van de behandeling met Tecentriq bespreken met de patiënt. De patiënt krijgt de ‘Patiëntkaart’ en wordt geïnstrueerd om deze kaart altijd bij zich te hebben.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn met atezolizumab geen formele farmacokinetische onderzoeken naar interacties uitgevoerd. Aangezien atezolizumab door katabolisme uit de circulatie wordt geklaard, worden geen metabole geneesmiddeleninteracties verwacht.
Het gebruik van systemische corticosteroïden of immunosuppressiva voor aanvang van de behandeling met atezolizumab moet worden vermeden vanwege hun mogelijke interferentie met de farmacodynamische activiteit en werkzaamheid van atezolizumab. Systemische corticosteroïden of andere immunosuppressiva kunnen echter wel gebruikt worden om immuungemedieerde bijwerkingen te behandelen nadat gestart is met atezolizumab (zie rubriek 4.4.).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende 5 maanden na de behandeling met atezolizumab.
Zwangerschap
Er zijn geen gegevens over het gebruik van atezolizumab bij zwangere vrouwen. Er zijn geen ontwikkelings- en reproductie-onderzoeken met atezolizumab uitgevoerd. Dieronderzoeken hebben aangetoond dat remming van de PD-L1/PD-1 signaalroute in muriene zwangerschapsmodellen kan leiden tot immuungemedieerde afstoting van de zich ontwikkelende foetus, leidend tot foetale dood (zie rubriek 5.3). Gebaseerd op het werkingsmechanisme tonen deze resultaten een potentieel risico aan dat toediening van atezolizumab tijdens de zwangerschap foetale schade kan veroorzaken, waaronder een toename in het aantal abortussen of doodgeborenen.
Het is bekend dat humaan immunoglobuline G1 (IgG1) de placenta passeert en aangezien atezolizumab een IgG1 is, kan atezolizumab mogelijk overgedragen worden van de moeder op de zich ontwikkelende foetus.
Atezolizumab mag niet gebruikt worden tijdens de zwangerschap tenzij de klinische toestand van de vrouw een behandeling met atezolizumab vereist.
Borstvoeding
Het is niet bekend of atezolizumab in de moedermelk wordt uitgescheiden. Atezolizumab is een monoklonaal antilichaam waarvan wordt verwacht dat het aanwezig is in de eerste moedermelk en in lagere hoeveelheden daarna. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Tecentriq moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar over de mogelijke effecten van atezolizumab op de vruchtbaarheid. Er zijn geen ontwikkelings- en reproductietoxiciteitsonderzoeken met atezolizumab uitgevoerd. Gebaseerd op het 26 weken durende toxiciteitsonderzoek bij herhaalde toediening, had atezolizumab echter een effect op de menstruatiecyclus bij een geschatte AUC van ongeveer 6 keer de AUC bij patiënten die de aanbevolen dosering kregen en dit effect was reversibel (zie rubriek 5.3). Er waren geen effecten op de mannelijke voortplantingsorganen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tecentriq heeft een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten die vermoeidheid ervaren moeten worden aangeraden niet te rijden en geen machines te bedienen tot de symptomen afgenomen zijn (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van atezolizumab als monotherapie is gebaseerd op gepoolde gegevens van 5.039 patiënten met meerdere tumortypes. De vaakst voorkomende bijwerkingen (> 10%) waren vermoeidheid (29,3%), verminderde eetlust (20,1%), huiduitslag (19,7%), misselijkheid (18,8%), hoesten (18,2%), diarree (18,1%), pyrexie (17,9%), dyspneu (16,6%), artralgie (16,2%), pruritus (13,3%), asthenie (13%), rugpijn (12,2%), braken (11,7%), urineweginfectie (11,0%) en hoofdpijn (10,2%).
De veiligheid van atezolizumab gegeven in combinatie met andere geneesmiddelen is onderzocht bij 4.535 patiënten en meerdere tumortypes. De vaakst voorkomende bijwerkingen (≥ 20%) waren anemie (36,8%), neutropenie (36,6%), misselijkheid (35,5%), vermoeidheid (33,1%), alopecia (28,1%), huiduitslag (27,8%), diarree (27,6%), trombocytopenie (27,1%), constipatie (25,8%), verminderde eetlust (24,7%) en perifere neuropathie (24,4%).
Gebruik van atezolizumab in de adjuvante NSCLC-setting
Het veiligheidsprofiel van atezolizumab in de adjuvante setting in de NSCLC-patiëntenpopulatie (IMpower010) was over het algemeen consistent met het algehele gepoolde veiligheidsprofiel van monotherapie in de gevorderde setting. Desalniettemin was de incidentie van immuungemedieerde bijwerkingen van atezolizumab bij IMpower010 51,7% vergeleken met 38,4% in de gepoolde monotherapiepopulatie met gevorderde ziekte. Er werden geen nieuwe immuungemedieerde bijwerkingen geïdentificeerd in de adjuvante setting.
Gebruik van atezolizumab in combinatie met bevacizumab, paclitaxel en carboplatine
In het eerstelijns NSCLC-onderzoek (IMpower150) werd een algemeen hogere frequentie van bijwerkingen gezien bij het behandelregime met de vier geneesmiddelen atezolizumab, bevacizumab, paclitaxel en carboplatine, vergeleken met atezolizumab, paclitaxel en carboplatine. Dit betrof graad 3 en 4 bijwerkingen (63,6% vergeleken met 57,5%), graad 5 bijwerkingen (6,1% vergeleken met 2,5%), bijwerkingen van atezolizumab van bijzonder belang (52,4% vergeleken met 48,0%) en bijwerkingen die tot staking van de onderzoeksbehandeling leiden (33,8% vergeleken met 13,3%). Misselijkheid, diarree, stomatitis, vermoeidheid, pyrexie, slijmvliesontsteking, verminderde eetlust, gewichtsafname, hypertensie en proteïnurie werden vaker gemeld (≥ 5% verschil) bij patiënten die atezolizumab in combinatie met bevacizumab, paclitaxel en carboplatine kregen. Andere klinisch significante bijwerkingen die vaker werden gezien in de arm met atezolizumab, bevacizumab, paclitaxel en carboplatine waren epistaxis, hemoptoë en cerebrovasculair accident, waaronder fatale gevallen.
Meer details over ernstige bijwerkingen staan in rubriek 4.4.
Lijst van bijwerkingen in tabelvorm
De bijwerkingen worden weergegeven volgens MedDRA systeem/orgaanklasse en frequentiecategorie in tabel 3 voor atezolizumab gegeven als monotherapie of als combinatietherapie. Bijwerkingen waarvan bekend is dat ze kunnen optreden wanneer atezolizumab of chemotherapie alleen wordt gebruikt, kunnen ook optreden wanneer deze middelen in combinatie worden gebruikt, zelfs als deze bijwerkingen niet gemeld werden tijdens klinische onderzoeken met de combinatietherapie. De volgende frequentiecategorieën zijn gebruikt: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan niet worden bepaald op basis van de beschikbare gegevens). Binnen elke frequentiegroep zijn de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 3: Samenvatting van bijwerkingen die optraden bij patiënten die met atezolizumab werden behandeld
| Atezolizumab-monotherapie | Atezolizumab in combinatietherapie | |
| Infecties en parasitaire aandoeningen | ||
| Zeer vaak | Urineweginfectiea | Longinfectieb |
| Vaak | Sepsisaj | |
| Zelden | Cytomegalovirusinfectie | Cytomegalovirusinfectie |
| Bloed- en lymfestelselaandoeningen | ||
| Zeer vaak | Anemieaw | Anemieaw, trombocytopenied, neutropeniee, leukopenief |
| Vaak | Trombocytopenied, neutropeniee | Lymfopenieg |
| Zelden | Hemofagocytaire lymfohistiocytose, auto-immuunhemolytische anemieav | Hemofagocytaire lymfohistiocytose, auto-immuunhemolytische anemieav |
| Immuunsysteemaandoeningen | ||
| Vaak | Infusiegerelateerde reactieh | Infusiegerelateerde reactieh |
| Zelden | Sarcoïdosear | |
| Endocriene aandoeningen | ||
| Zeer vaak | Hypothyreoïdiei | |
| Vaak | Hypothyreoïdiei, hyperthyreoïdiej | Hyperthyreoïdiej |
| Soms | Diabetes mellitusk, bijnierinsufficiëntiel, hypofysitism | hypofysitism |
| Voedings- en stofwisselingsstoornissen | ||
| Zeer vaak | Verminderde eetlust | Verminderde eetlust |
| Vaak | Hypokaliëmieae, hyponatriëmieaf, hyperglykemie, hypoalbuminemie, hypofosfatemie, hypocalciëmie | Hypokaliëmieae, hyponatriëmieaf, hypomagnesiëmien, hypoalbuminemie, hypofosfatemie, hypocalciëmie |
| Atezolizumab-monotherapie | Atezolizumab in combinatietherapie | |
| Zenuwstelselaandoeningen | ||
| Zeer vaak | Hoofdpijn | Perifere neuropathieo, hoofdpijn |
| Vaak | Perifere neuropathieo | Syncope, duizeligheid |
| Soms | Syndroom van Guillain-Barrép, meningo-encefalitisq | |
| Zelden | Myastheen syndroomr, gelaatsparese, myelitis | Gelaatsparese |
| Oogaandoeningen | ||
| Soms | Uveïtisas | |
| Zelden | Uveïtisas | |
| Hartaandoeningen | ||
| Vaak | Pericardaandoeningenao | |
| Soms | Pericardaandoeningenao | |
| Zelden | Myocarditiss | |
| Bloedvataandoeningen | ||
| Zeer vaak | Hypertensieai | |
| Vaak | Hypotensie | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Zeer vaak | Dyspneu, hoesten | Dyspneu, hoesten, nasofaryngitisam |
| Vaak | Pneumonitist, hypoxieag, nasofaryngitisam | Dysfonie |
| Maagdarmstelselaandoeningen | ||
| Zeer vaak | Misselijkheid, braken, diarreeu | Misselijkheid, braken, diarreeu, obstipatie |
| Vaak | Colitisv, buikpijn, dysfagie, orofaryngeale pijnw, droge mond | Stomatitis, dysgeusie, colitisv |
| Soms | Pancreatitisx | |
| Zelden | Coeliakie | Coeliakie |
| Lever- en galaandoeningen | ||
| Vaak | Verhoogd ASAT, verhoogd ALAT, hepatitisy | Verhoogd ASAT, verhoogd ALAT |
| Huid- en onderhuidaandoeningen | ||
| Zeer vaak | Huiduitslagz, pruritus | Huiduitslagz, pruritus, alopeciaah |
| Vaak | Droge huidap | |
| Soms | Ernstige huidgerelateerde bijwerking (SCAR)ak, psoriasisan, lichen-aandoeningenaq | Ernstige huidgerelateerde bijwerking (SCAR)ak, psoriasisan |
| Zelden | Pemfigoïd | Pemfigoïd, lichen-aandoeningenaq |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Zeer vaak | Artralgie, rugpijn | Artralgie, musculoskeletale pijnaa, rugpijn |
| Vaak | Musculoskeletale pijnaa, artritisat | Artritisat |
| Atezolizumab-monotherapie | Atezolizumab in combinatietherapie | |
| Soms | Myositisab, tenosynovitisau | Tenosynovitisau |
| Nier- en urinewegaandoeningen | ||
| Vaak | Verhoogd creatinine in het bloedc | Proteïnurieac, verhoogd creatinine in het bloedc |
| Soms | Nefritisad | |
Niet bekend | Niet-infectieuze cystitisal | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Zeer vaak | Pyrexie, vermoeidheid, asthenie | Pyrexie, vermoeidheid, asthenie, oedeem perifeer |
| Vaak | Griepachtige verschijnselen, rillingen | |
| Onderzoeken | ||
| Vaak | Verhoogd gamma-glutamyltransferase | Verhoogde alkalische fosfatase in het bloed, verhoogd gamma- glutamyltransferase |
| Soms | Verhoogd creatinefosfokinase in het bloed | |
a Waaronder meldingen van urineweginfectie, cystitis, pyelonefritis, Escherichia-urineweginfectie, bacteriële urineweginfectie, nierinfectie, acute pyelonefritis, chronische pyelonefritis, pyelitis, nierabces, urineweginfectie door streptokokken, urethritis, fungale urineweginfectie, pseudomonale urineweginfectie. b Waaronder meldingen van pneumonie, bronchitis, lagere luchtweginfectie, infectieuze pleurale effusie, tracheobronchitis, atypische pneumonie, longabces, infectieuze exacerbatie van chronische obstructieve luchtwegaandoening, paracancereuze pneumonie, pyopneumothorax, pleurale infectie, postprocedurele pneumonie.
c Waaronder meldingen van verhoogd creatinine in het bloed, hypercreatininemie.
d Waaronder meldingen van immune trombocytopenie (gemeld in onderzoeken buiten de gepoolde gegevensset), trombocytopenie, verlaagd aantal bloedplaatjes.
e Waaronder meldingen van neutropenie, verlaagd aantal neutrofielen, febriele neutropenie, neutropene sepsis, granulocytopenie.
f Waaronder meldingen van verminderd aantal witte bloedcellen, leukopenie.
g Waaronder meldingen van lymfopenie, verlaagd aantal lymfocyten.
h Waaronder meldingen van infusiegerelateerde reactie, cytokine release-syndroom, overgevoeligheid, anafylaxie.
i Waaronder meldingen van positieve test voor antithyreoïd-antilichamen, auto-immuunhypothyreoïdie, auto-immuunthyreoïditis, verlaagd thyreoïdstimulerend hormoon in het bloed, verhoogd thyreoïdstimulerend hormoon in het bloed, euthyroid sick syndrome, struma, hypothyreoïdie, immuungemedieerde hypothyreoïdie, immuungemedieerde thyreoïditis, myxoedeem, primaire hypothyreoïdie, schildklieraandoening, verlaagd schildklierhormoon, afwijkende schildklierfunctietest, thyreoïditis, acute thyreoïditis, verlaagd thyroxine, verlaagd vrij thyroxine, verhoogd vrij thyroxine, verhoogd thyroxine, verlaagd tri-jodothyronine, tri-jodothyronine verhoogd, afwijkend vrij tri-jodothyronine, verlaagd vrij tri-jodothyronine, verhoogd vrij tri-jodothyronine, pijnloze thyreoïditis.
j Waaronder meldingen van hyperthyreoïdie, ziekte van Basedow, endocriene oftalmopathie, exoftalmie. k Waaronder meldingen van diabetes mellitus, diabetes mellitus type 1, diabetische ketoacidose, ketoacidose. l Waaronder meldingen van bijnierinsufficiëntie, verlaagd corticotropine in het bloed, glucocorticoïdendeficiëntie, primaire bijnierinsufficiëntie, secundaire bijnierschorsinsufficiëntie. m Waaronder meldingen van hypofysitis, hypopituïtarisme, secundaire bijnierschorsinsufficiëntie, temperatuurregulatie-aandoening.
n Waaronder meldingen van hypomagnesiëmie, verlaagd magnesium in het bloed.
o Waaronder meldingen van perifere neuropathie, auto-immuunneuropathie, perifere sensorische neuropathie, polyneuropathie, herpes zoster, perifere motorische neuropathie, neuralgische amyotrofie, perifere sensomotorische neuropathie, toxische neuropathie, axonale neuropathie, lumbosacrale plexopathie, neuropathische artropathie, perifere-zenuwinfectie, neuritis, immuungemedieerde neuropathie. p Waaronder meldingen van het syndroom van Guillain-Barré, opstijgende slappe verlamming, demyeliniserende polyneuropathie.
q Waaronder meldingen van encefalitis, auto-immuunencefalitis, meningitis, meningitis aseptisch, fotofobie. r Waaronder meldingen van myasthenia gravis.
s Waaronder meldingen van myocarditis, auto-immuunmyocarditis, immuungemedieerde myocarditis. t Waaronder meldingen van pneumonitis, longinfiltratie, bronchiolitis, immuungemedieerde longziekte, immuungemedieerde pneumonitis, interstitiële longziekte, alveolitis, longopaciteit, longfibrose, longvergiftiging, bestralingspneumonitis.
u Waaronder meldingen van diarree, defecatie-urgentie, frequente darmbewegingen, maag-darmstelselhypermotiliteit.
v Waaronder meldingen van colitis, auto-immuuncolitis, ischemische colitis, microscopische colitis, ulceratieve colitis, omleidingscolitis, eosinofiele colitis, immuungemedieerde enterocolitis.
w Waaronder meldingen van orofaryngeale pijn, orofaryngeaal ongemak, keelirritatie. x Waaronder meldingen van auto-immuunpancreatitis, pancreatitis, acute pancreatitis, verhoogd lipase, verhoogd amylase.
y Waaronder meldingen van ascites, auto-immuunhepatitis, hepatische cytolyse, hepatitis, acute hepatitis, toxische hepatitis, hepatotoxiciteit, immuungemedieerde hepatitis, leveraandoening, geneesmiddelgeïnduceerde leverbeschadiging, leverfalen, leversteatose, hepatische laesie, leverletsel, oesofageale varicesbloedingen, oesofageale varices, spontane bacteriële peritonitis.
z Waaronder meldingen van acne, blaar, dermatitis, acneïforme dermatitis, allergische dermatitis, geneesmiddeleruptie, eczeem, geïnfecteerd eczeem, erytheem, erytheem van het ooglid, ooglid uitslag, fixed eruption, folliculitis, steenpuist, dermatitis van de hand, immuungemedieerde dermatitis, lipblaar, bloedblaar in de mond, palmoplantair erytrodysesthesiesyndroom, pemfigoïd, uitslag, erythemateuze uitslag, maculeuze uitslag, maculopapuleuze uitslag, rash morbilliform, papuleuze uitslag, papulosquameuze uitslag, pruritische uitslag, pustulaire uitslag, vesiculaire uitslag, scrotum dermatitis, seborroïsche dermatitis, huidexfoliatie, huidtoxiciteit, huidzweer, uitslag op vaattoegangsplaats.
aa Waaronder meldingen van musculoskeletale pijn, myalgie, botpijn.
ab Waaronder meldingen van myositis, rabdomyolyse, polymyalgia rheumatica, dermatomyositis, spier-abces, aanwezigheid van myoglobine in de urine, myopathie, polymyositis.
ac Waaronder meldingen van proteïnurie, aanwezigheid van proteïne in urine, hemoglobinurie, urineafwijking, nefrotisch syndroom, albuminurie.
ad Waaronder meldingen van nefritis, auto-immuunnefritis, Henoch-Schonlein purpura-nefritis, paraneoplastische glomerulonefritis, tubulo-interstitiële nefritis.
ae Waaronder meldingen van hypokaliëmie, verlaagd kalium in het bloed.
af Waaronder meldingen van hyponatriëmie, verlaagd natrium in het bloed.
ag Waaronder meldingen van hypoxie, verlaagde zuurstofsaturatie, verlaagde pO2.
ah Waaronder meldingen van alopecia, madarose, alopecia areata, alopecia totalis, hypertrichose. ai Waaronder meldingen van hypertensie, verhoogde bloeddruk, hypertensieve crisis, verhoogde systolische bloeddruk, diastolische hypertensie, inadequaat beheerste bloeddruk, hypertensieve retinopathie, hypertensieve nefropathie, essentiële hypertensie, orthostatische hypertensie.
aj Waaronder meldingen van sepsis, septische shock, urosepsis, neutropenische sepsis, long sepsis, bacteriële sepsis, Klebsiella-sepsis, abdominale sepsis, Candida-sepsis, Escherichia-sepsis, Pseudomonas-sepsis, stafylokokkensepsis.
ak Waaronder meldingen van bulleuze dermatitis, exfoliatieve uitslag, erythema multiforme, exfoliatieve dermatitis, gegeneraliseerde exfoliatieve dermatitis, toxische huideruptie, stevens-johnson-syndroom, geneesmiddelenreactie met eosinofilie en systemische symptomen, toxische epidermale necrolyse, cutane vasculitis.
al Waaronder meldingen van niet-infectieuze cystitis en immuungemedieerde cystitis. am Waaronder meldingen van nasofaryngitis, verstopte neus en rhinorroe.
an Waaronder meldingen van psoriasis, dermatitis psoriasiformis.
ao Waaronder meldingen van pericarditis, pericardeffusie, harttamponade en pericarditisconstrictie. ap Waaronder meldingen van droge huid, xerose.
aq Waaronder meldingen van lichenoïde keratose, lichen sclerosus en lichen planus.
ar Waaronder meldingen van sarcoïdose, longsarcoïdose en sarcoïdose van de lymfeklier. as Waaronder meldingen van uveïtis, iridocyclitis en iritis.
at Waaronder meldingen van artritis, gewrichtszwelling, osteoartritis, reumatoïde artritis, polyartritis, spinale osteoartritis, auto-immuunartritis, immuungemedieerde artritis, spondylitis, vochtophoping in gewricht, artropathie, oligoartritis, reumatische aandoening.
au Waaronder meldingen van peesontsteking, peespijn, tenosynovitis en synovitis.
av Waaronder meldingen van auto-immuunhemolytische anemie, hemolytische anemie. aw Waaronder meldingen van anemie, hemoglobine verlaagd en rodebloedceltelling verlaagd.
Beschrijving van geselecteerde bijwerkingen
De onderstaande gegevens geven informatie over significante bijwerkingen van atezolizumab als monotherapie in klinische onderzoeken (zie rubriek 5.1). Details over de significante bijwerkingen van atezolizumab, wanneer dit gegeven wordt in combinatie, zijn weergegeven indien klinisch relevante verschillen zijn waargenomen ten opzichte van atezolizumab-monotherapie. De behandelrichtlijnen voor deze bijwerkingen staan beschreven in rubrieken 4.2 en 4.4.
Immuungemedieerde pneumonitis
Pneumonitis trad op bij 3,0% (151/5.039) van de patiënten die atezolizumab als monotherapie kregen. Van deze patiënten hadden drie patiënten fatale voorvallen. De mediane tijd tot ontstaan was 3,7 maanden (bereik: 3 dagen tot 29,8 maanden). De mediane duur was 1,7 maanden (bereik: 0 dagen tot 27,8+ maanden; + geeft een gecensureerde waarde weer). Pneumonitis leidde tot stopzetting van atezolizumab bij 41 (0,8%) patiënten. Pneumonitis waarvoor het gebruik van corticosteroïden nodig was, trad op bij 1,8% (92/5.039) van de patiënten die atezolizumab-monotherapie kregen.
Immuungemedieerde hepatitis
Hepatitis trad op bij 1,7% (88/5.039) van de patiënten die atezolizumab als monotherapie kregen. Van de 88 patiënten hadden drie patiënten fatale voorvallen. De mediane tijd tot ontstaan was 1,4 maanden (bereik: 0 dagen tot 26,3 maanden). De mediane duur was 1 maand (bereik: 0 dagen tot 52,1+ maanden; + geeft een gecensureerde waarde weer). Hepatitis leidde tot stopzetting van atezolizumab bij 46 (0,9%) patiënten. Hepatitis waarvoor het gebruik van corticosteroïden nodig was, trad op bij 2,6% (130/5.039) van de patiënten die atezolizumab-monotherapie kregen.
Immuungemedieerde colitis
Colitis trad op bij 1,2% (62/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 4,5 maanden (bereik: 15 dagen tot 36,4 maanden). De mediane duur was 1,4 maanden (bereik: 3 dagen tot 50,2+ maanden; + geeft een gecensureerde waarde weer). Colitis leidde tot stopzetting van atezolizumab bij 24 (0,5%) patiënten. Colitis waarvoor het gebruik van corticosteroïden nodig was, trad op bij 0,6% (30/5.039) van de patiënten die atezolizumab-monotherapie kregen.
Immuungemedieerde endocrinopathieën
Schildklieraandoeningen
Hypothyreoïdie trad op bij 8,5% (427/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 4,2 maanden (bereik: 0 dagen tot 38,5 maanden). Hypothyreoïdie trad op bij 17,4% (86/495) van de patiënten die monotherapie met atezolizumab kregen in de adjuvante NSCLC-setting. De mediane tijd tot aanvang was 4,0 maanden (bereik: 22 dagen tot 11,8 maanden).
Hyperthyreoïdie trad op bij 2,4% (121/5.039) van de patiënten die atezolizumab-monotherapie kregen. De mediane tijd tot ontstaan was 2,7 maanden (bereik: 0 dagen tot 24,3 maanden). Hyperthyreoïdie trad op bij 6,5% (32/495) van de patiënten die atezolizumab als monotherapie kregen in de adjuvante NSCLC-setting. De mediane tijd tot aanvang was 2,8 maanden (bereik: 1 dag tot 9,9 maanden).
Bijnierinsufficiëntie
Bijnierinsufficiëntie trad op bij 0,5% (25/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 6,2 maanden (bereik: 3 dagen tot 21,4 maanden). Bijnierinsufficiëntie leidde tot stopzetting van atezolizumab bij 5 (0,1%) patiënten. Bijnierinsufficiëntie waarvoor het gebruik van corticosteroïden nodig was, trad op bij 0,4% (20/5.039) van de patiënten die atezolizumab-monotherapie kregen.
Hypofysitis
Hypofysitis trad op bij 0,2% (9/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 5,3 maanden (bereik: 21 dagen tot 13,7 maanden). Zes (0,1%) patiënten hadden corticosteroïden nodig en 1 (< 0,1%) patiënt stopte met de atezolizumab-behandeling.
Hypofysitis trad op bij 1,4% (15/1.093) van de patiënten die atezolizumab in combinatie met paclitaxel kregen gevolgd door atezolizumab, dose-dense (dat wil zeggen met verkorte intervallen tussen kuren) doxorubicine of epirubicine, en cyclofosfamide. De mediane tijd tot ontstaan was 3,8 maanden (bereik: 2,4 tot 10,7 maanden). Elf patiënten (1,0%) hadden corticosteroïden nodig en 7 (0,6%) patiënten stopten met de atezolizumab-behandeling.
Hypofysitis trad op bij 0,8% (3/393) van de patiënten die atezolizumab met bevacizumab, paclitaxel en carboplatine kregen. De mediane tijd tot ontstaan was 7,7 maanden (bereik: 5,0 tot 8,8 maanden). Twee patiënten moesten corticosteroïden gebruiken.
Hypofysitis trad op bij 0,4% (2/473) van de patiënten die atezolizumab in combinatie met nab-paclitaxel en carboplatine kregen. De mediane tijd tot ontstaan was 5,2 maanden (bereik: 5,1 tot 5,3 maanden). Beide patiënten moesten corticosteroïden gebruiken.
Diabetes mellitus
Diabetes mellitus trad op bij 0,6% (30/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 5,5 maanden (bereik: 3 dagen tot 29,0 maanden). Diabetes mellitus leidde tot stopzetting van atezolizumab bij < 0,1% (3/5.039) van de patiënten. Vier patiënten (< 0,1%) moesten corticosteroïden gebruiken.
Diabetes mellitus trad op bij 2,0% (10/493) van de HCC-patiënten die atezolizumab in combinatie met bevacizumab kregen. De mediane tijd tot ontstaan was 4,4 maanden (bereik: 1,2 maanden tot 8,3 maanden). Diabetes mellitus leidde niet tot stopzetting van atezolizumab.
Immuungemedieerde meningo-encefalitis
Meningo-encefalitis trad op bij 0,4% (22/5.039) van de patiënten die atezolizumab-monotherapie kregen. De mediane tijd tot ontstaan was 15 dagen (bereik: 0 dagen tot 12,5 maanden). De mediane duur was 24 dagen (bereik: 6 dagen tot 14,5+ maanden; + geeft een gecensureerde waarde weer).
Meningo-encefalitis waarvoor het gebruik van corticosteroïden nodig was, trad op bij 0,2% (12/5.039) van de patiënten die atezolizumab kregen en 8 patiënten (0,2%) stopten het gebruik van atezolizumab.
Immuungemedieerde neuropathieën
Het syndroom van Guillain-Barré en demyeliniserende polyneuropathie
Het syndroom van Guillain-Barré en demyeliniserende polyneuropathie, trad op bij 0,1% (6/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 4,1 maanden (bereik: 18 dagen tot 8,1 maanden). De mediane duur was 8,0 maanden (bereik: 18 dagen tot 24,5+ maanden; + geeft een gecensureerde waarde weer). Het syndroom van Guillain-Barré leidde tot stopzetting van atezolizumab bij 1 patiënt (< 0,1%). Het syndroom van Guillain-Barré waarvoor het gebruik van corticosteroïden nodig was, trad op bij < 0,1% (3/5.039) van de patiënten die atezolizumab-monotherapie kregen.
Immuungemedieerde gelaatsparese
Gelaatsparese trad op bij < 0,1% (1/5.039) van de patiënten die atezolizumab als monotherapie kregen. De tijd tot ontstaan was 29 dagen. De duur was 1,1 maand. Het voorval vereiste geen gebruik van corticosteroïden en het voorval leidde niet tot stopzetting van atezolizumab.
Immuungemedieerde myelitis
Myelitis trad op bij < 0,1 % (1/5.039) van de patiënten die atezolizumab als monotherapie kregen. De tijd tot ontstaan was 3 dagen. Het voorval vereiste het gebruik van corticosteroïden, maar leidde niet tot stopzetting van atezolizumab.
Myastheen syndroom
Myasthenia gravis trad op bij < 0,1% (2/5.039) van de patiënten (waaronder 1 fataal geval) die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 2,6 maanden (bereik: 1,2 maanden tot 4 maanden).
Immuungemedieerde pancreatitis
Pancreatitis, waaronder verhoogd amylase en verhoogd lipase, trad op bij 0,8% (40/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 5 maanden (bereik: 0 dagen tot 24,8 maanden). De mediane duur was 24 dagen (bereik: 3 dagen tot 40,4+ maanden; + geeft een gecensureerde waarde weer). Pancreatitis leidde tot stopzetting van atezolizumab bij 3 (< 0,1%) patiënten. Pancreatitis waarvoor het gebruik van corticosteroïden nodig was, trad op bij 0,2% (8/5.039) van de patiënten die atezolizumab-monotherapie kregen.
Immuungemedieerde myocarditis
Myocarditis trad op bij < 0,1% (5/5.039) van de patiënten die atezolizumab als monotherapie kregen. In de adjuvante NSCLC-setting had 1 van de 5 patiënten een fataal voorval. De mediane tijd tot ontstaan was 3,7 maanden (bereik: 1,5 tot 4,9 maanden). De mediane duur was 14 dagen (bereik: 12 dagen tot 2,8 maanden). Myocarditis leidde tot stopzetting van atezolizumab bij 3 patiënten (< 0,1%). Drie patiënten (< 0,1%) hadden corticosteroïden nodig.
Immuungemedieerde nefritis
Nefritis trad op bij 0,2% (11/5.039) van de patiënten die atezolizumab kregen. De mediane tijd tot ontstaan was 5,1 maanden (bereik: 3 dagen tot 17,5 maanden). Nefritis leidde tot stopzetting van atezolizumab bij 5 patiënten (≤ 0,1%). Vijf patiënten (0,1%) hadden corticosteroïden nodig.
Immuungemedieerde myositis
Myositis trad op bij 0,6% (32/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 3,5 maanden (bereik: 12 dagen tot 11,5 maanden). De mediane duur was 3,2 maanden (bereik: 9 dagen tot 51,1+ maanden; + geeft een gecensureerde waarde weer). Myositis leidde tot stopzetting van atezolizumab bij 6 patiënten (0,1%). Tien patiënten (0,2%) hadden corticosteroïden nodig.
Immuungemedieerde ernstige huidgerelateerde bijwerkingen (SCAR’s)
SCAR’s traden op bij 0,6% (30/5.039) van de patiënten die atezolizumab als monotherapie kregen. Van de 30 patiënten had één patiënt een fataal voorval. De mediane tijd tot ontstaan was 4,8 maanden (bereik: 3 dagen tot 15,5 maanden). De mediane duur was 2,4 maanden (bereik: 1 dag tot 37,5+ maanden; + geeft een gecensureerde waarde weer). SCAR’s leidden tot stopzetting van atezolizumab bij 3 patiënten (< 0,1%). SCAR’s waarbij systemische corticosteroïden nodig waren traden op bij 0,2% (9/5.039) van de patiënten die atezolizumab als monotherapie kregen.
Immuungemedieerde pericardaandoeningen
Pericardaandoeningen traden op bij 1% (49/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 1,4 maanden (bereik: 6 dagen tot 17,5 maanden). De mediane duur was 2,5 maanden (bereik: 0 tot 51,5+ maanden; + geeft een gecensureerde waarde weer). Pericardaandoeningen leidden tot stopzetting van Tecentriq bij 3 patiënten (< 0,1%). Pericardaandoeningen waarbij behandeling met corticosteroïden nodig was, traden op bij 0,2% (7/5.039) van de patiënten.
Klasse-effecten van immuuncheckpointremmers
Tijdens behandeling met andere immuuncheckpointremmers zijn gevallen gemeld van de volgende bijwerking(en), die ook kan (kunnen) optreden tijdens behandeling met atezolizumab: pancreatische exocriene insufficiëntie.
Immunogeniteit
In de verschillende fase II- en III-onderzoeken ontwikkelden 13,1% tot 54,1% van de patiënten tijdens de behandeling ontstane antilichamen (ADA’s). Patiënten die ADA’s ontwikkelden, hadden over het algemeen ongunstigere gezondheids- en ziektekenmerken op baseline. Deze onevenwichtigheid in de gezondheids- en ziektekenmerken op baseline kan de interpretatie van PK-, werkzaamheids- en veiligheidsanalyses verstoren. Exploratieve analyses, waarbij is gecorrigeerd voor de onevenwichtige gezondheids- en ziektekenmerken op baseline zijn uitgevoerd om het effect van ADA op de werkzaamheid te bepalen. Deze analyses sloten mogelijke vermindering van de werkzaamheid bij patiënten die ADA ontwikkelden ten opzichte van patiënten die geen ADA ontwikkelden niet uit. De mediane tijd tot ontstaan van ADA varieerde van 3 tot 5 weken.
In de verschillende gepoolde gegevens van patiënten die behandeld zijn met atezolizumab-monotherapie (n = 3.460) en met combinatietherapieën (n = 2.285) zijn respectievelijk de volgende percentages bijwerkingen gezien in de ADA-positieve populatie vergeleken met de ADA-negatieve populatie: graad 3-4 bijwerkingen 46,2% versus 39,4%, ernstige bijwerkingen 39,6% versus 33,3%, bijwerkingen die leidden tot staken van de behandeling 8,5% versus 7,8% (monotherapie); graad 3-4 bijwerkingen 63,9% versus 60,9%, ernstige bijwerkingen 43,9% versus 35,6%, bijwerkingen die leidden tot staken van de behandeling 22,8% versus 18,4% (combinatietherapie). Uit de beschikbare gegevens kunnen echter geen definitieve conclusies getrokken worden over eventuele patronen van bijwerkingen.
Pediatrische patiënten
De veiligheid van atezolizumab bij kinderen en adolescenten is niet vastgesteld. In een klinisch onderzoek met 69 pediatrische patiënten (< 18 jaar oud) zijn geen nieuwe veiligheidssignalen waargenomen en het veiligheidsprofiel was vergelijkbaar met dat bij volwassenen.
Ouderen
Er zijn geen verschillen in veiligheid waargenomen tussen patiënten < 65 jaar, in de leeftijd 65-74 jaar en in de leeftijd 75-84 jaar die behandeld werden met atezolizumab-monotherapie. De gegevens van patiënten ≥ 85 jaar zijn te beperkt om conclusies te kunnen trekken over deze populatie.
Bij patiënten die atezolizumab in combinatie met bevacizumab, carboplatine en paclitaxel kregen in onderzoek IMpower150, werd een leeftijd ≥ 65 geassocieerd met een verhoogd risico op het ontwikkelen van bijwerkingen. In de onderzoeken IMpower150, IMpower133 en IMpower110 waren te weinig gegevens van patiënten ≥ 75 jaar om conclusies over deze populatie te kunnen trekken. Bij patiënten met NSCLC die niet in aanmerking kwamen voor platina-bevattende behandeling in de eerste lijn in het IPSOS-onderzoek waren geen verschillen in de veiligheidsprofielen tussen de leeftijdssubgroepen van de patiënten die eerstelijns atezolizumab als monotherapie kregen waargenomen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen informatie over overdosering met atezolizumab.
In geval van overdosering moeten patiënten nauwlettend gecontroleerd worden op klachten en verschijnselen van bijwerkingen en moet er gepaste symptomatische behandeling gestart worden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, PD-1/PDL-1 (Programmed cell death protein 1 /death-ligand 1)-remmers. ATC-code: L01FF05.
Werkingsmechanisme
Programmed death-ligand 1 (PD-L1) kan tot expressie komen op tumorcellen en/of tumorinfiltrerende immuuncellen en kan bijdragen aan de remming van de antitumor-immuunrespons in de micro-omgeving van de tumor. Binding van PD-L1 aan de PD-1- en B7.1-receptoren die op T-cellen en op antigeenpresenterende cellen aanwezig zijn, onderdrukt cytotoxische T-celactiviteit, T-celproliferatie en cytokineproductie.
Atezolizumab is een Fc-gemodificeerd, gehumaniseerd immunoglobuline G1 (IgG1) monoklonaal antilichaam dat zich rechtstreeks bindt aan PD-L1, waardoor de PD-1- en B7.1-receptoren beide worden geblokkeerd. Hierdoor vindt er geen PD-L1/PD-1-gemedieerde remming van de immuunrespons plaats en kan de antitumor-immuunrespons op gang worden gebracht zonder inductie van antilichaam-afhankelijke cellulaire cytotoxiciteit. Atezolizumab heeft geen invloed op de PD-L2/PD-1-interactie waardoor PD-L2/PD-1-gemedieerde remmingssignalen blijven aanhouden.
Klinische werkzaamheid en veiligheid
Urotheelcarcinoom
IMvigor211 (GO29294): Gerandomiseerd onderzoek bij patiënten met lokaal gevorderd of gemetastaseerd UC die eerder behandeld zijn met chemotherapie
Een open label, multicenter, internationaal, gerandomiseerd, fase III-onderzoek (IMvigor211), werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab te bepalen vergeleken met chemotherapie (de keuze van de onderzoeker was vinflunine, docetaxel of paclitaxel) bij patiënten met lokaal gevorderd of gemetastaseerd UC die progressief waren gedurende of na een platina-bevattende behandeling. Patiënten werden uitgesloten uit dit onderzoek als ze een voorgeschiedenis hadden van auto-immuunziekte, actieve- of corticosteroïdafhankelijke hersenmetastasen, toediening van een levend verzwakt vaccin binnen 28 dagen voor deelname, toediening van systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voor deelname. Tumorbepalingen werden in de eerste 54 weken om de 9 weken, en daarna om de 12 weken uitgevoerd. Tumorweefsels werden prospectief onderzocht op PD-L1-expressie op tumorinfiltrerende immuuncellen (IC) en de resultaten werden gebruikt om de subgroepen voor PD-L1-expressie te bepalen voor de hieronder beschreven analyses.
In totaal namen 931 patiënten deel aan het onderzoek. Patiënten werden (1:1) gerandomiseerd en kregen of atezolizumab of chemotherapie. Randomisatie was gestratificeerd naar chemotherapie (vinflunine versus taxaan), PD-L1-expressie op IC (< 5% versus ≥ 5%), aantal prognostische risicofactoren (0 versus 1-3) en levermetastasen (ja versus nee). Prognostische risicofactoren waren: tijd na eerder ontvangen chemotherapie van < 3 maanden, ECOG-score > 0 en hemoglobine < 10 g/dl.
Atezolizumab werd elke 3 weken toegediend als een vaste dosis van 1.200 mg via intraveneuze infusie. Dosisverlaging van atezolizumab was niet toegestaan. Patiënten werden behandeld tot verlies van klinisch voordeel zoals beoordeeld door de onderzoeker, of onaanvaardbare toxiciteit. Op dag 1 van elke 3-wekelijkse cyclus werd 320 mg/m2 vinflunine toegediend via intraveneuze infusie, tot ziekteprogressie of onaanvaardbare toxiciteit. Op dag 1 van elke 3-wekelijkse cyclus werd 175 mg/m2 paclitaxel gedurende 3 uur toegediend via intraveneuze infusie, tot ziekteprogressie of onaanvaardbare toxiciteit. Op dag 1 van elke 3-wekelijkse cyclus werd 75 mg/m2 docetaxel toegediend via intraveneuze infusie, tot ziekteprogressie of onaanvaardbare toxiciteit. Voor alle patiënten was de mediane behandelduur 2,8 maanden in de atezolizumab-behandelarm, 2,1 maanden in de vinflunine- en paclitaxel-behandelarm en 1,6 maanden in de docetaxel-behandelarm.
In de primaire populatie-analyse waren de demografische gegevens en ziektekenmerken op baseline vergelijkbaar tussen de behandelarmen. De mediane leeftijd was 67 jaar (bereik: 31 tot 88) en 77,1% van de patiënten was man. De meerderheid van de patiënten was wit (72,1%), 53,9% van de patiënten in de chemotherapie-behandelarm kreeg vinflunine, 71,4% van de patiënten had minstens één slechte prognostische risicofactor en 28,8% had levermetastasen op baseline. De baseline ECOG-score was 0 (45,6%) of 1 (54,4%). De primaire tumorlocatie zat bij 71,1% van de patiënten in de blaas en 25,4% van de patiënten had UC in de bovenste urinewegen. Het aantal patiënten dat alleen een eerdere adjuvante of neo-adjuvante platina-bevattende behandeling had gekregen en progressief werd binnen 12 maanden was 24,2%.
Het primaire werkzaamheidseindpunt voor IMvigor211 was totale overleving (OS). Secundaire werkzaamheidseindpunten waren objectief responspercentage (ORR), progressievrije overleving (PFS) en responsduur (DOR), volgens door de onderzoeker beoordeelde Response Evaluation Criteria in Solid Tumors (RECIST) v1.1. Vergelijkingen van de OS tussen de behandelarm en de controle-arm voor de IC2/3-, IC1/2/3- en ITT (Intention-to-treat oftewel all-comer)-populaties werden gedaan middels een hiërarchisch gefixeerde sequentieprocedure gebaseerd op een gestratificeerde log-ranktest met een tweezijdig 5%-niveau. Dit gebeurde als volgt: stap 1) IC2/3-populatie; stap 2) IC1/2/3-populatie; stap 3) all-comer-populatie. OS-resultaten uit stap 2 en stap 3 konden alleen formeel getest worden op statistische significantie als het resultaat uit de voorgaande stap statistisch significant was.
De mediane overlevingsfollow-up was 17 maanden. In de primaire analyse van onderzoek IMvigor211 werd het primaire eindpunt, de OS, niet bereikt. Bij patiënten met eerder behandeld lokaal gevorderd of gemetastaseerd UC toonde atezolizumab geen statistisch significant overlevingsvoordeel aan vergeleken met chemotherapie. Volgens de vooraf gespecificeerde hiërarchische testvolgorde, werd de IC2/3-populatie eerst getest, met een OS hazardratio (HR) van 0,87 (95%-BI: 0,63 ; 1,21; mediane OS van 11,1 versus 10,6 maanden voor respectievelijk atezolizumab en chemotherapie). De gestratificeerde log-rank p-waarde was 0,41 en daarom worden de resultaten bij deze populatie als niet statistisch significant beschouwd. Hierdoor konden er geen formele testen voor statistische significantie uitgevoerd worden voor OS in de IC1/2/3- of all-comer-populaties, en de resultaten van deze analyses zullen als exploratief worden beschouwd. De voornaamste resultaten in de all-comer-populatie zijn samengevat in tabel 4. De Kaplan-Meier-curve voor OS in de all-comer-populatie wordt weergegeven in figuur 1.
Er werd opnieuw een exploratieve overlevingsanalyse uitgevoerd bij een mediane overlevingsfollow-up van 34 maanden in de ITT-populatie. De mediane OS was 8,6 maanden (95%-BI: 7,8; 9,6) in de atezolizumab-arm en 8,0 maanden (95%-BI: 7,2; 8,6) in de chemotherapie-arm met een hazardratio van 0,82 (95%-BI: 0,71; 0,94). Overeenkomend met de trend die gezien werd bij de primaire analyse voor de OS na 12 maanden, waren de percentages voor de OS na 24 maanden en 30 maanden numeriek hoger bij patiënten in de atezolizumab-arm vergeleken met de chemotherapie-arm in de ITT-populatie. Het percentage patiënten dat nog in leven was na 24 maanden (Kaplan-Meier-schatting) was 12,7% in de chemotherapie-arm en 22,5% in de atezolizumab-arm; na 30 maanden (Kaplan-Meier-schatting) was 9,8% in de chemotherapie-arm en 18,1% in de atezolizumab-arm nog in leven.
Tabel 4: Samenvatting van de werkzaamheid in de all-comer populatie (IMvigor211)
Werkzaamheidseindpunt Atezolizumab
(n = 467)
Chemotherapie
(n = 464) Primair werkzaamheidseindpunt
OS*
Aantal sterfgevallen (%) 324 (69,4%) 350 (75,4%) Mediane tijd tot voorvallen (maanden) 8,6 8,0 95%-BI 7,8 ; 9,6 7,2 ; 8,6 Gestratificeerdeǂ hazardratio (95%-BI) 0,85 (0,73 ; 0,99) OS na 12 maanden (%)** 39,2% 32,4%
Secondaire en exploratieve eindpunten
Door de onderzoeker beoordeelde PFS (RECIST v1.1)
Aantal voorvallen (%) 407 (87,2%) 410 (88,4%) Mediane duur van PFS (maanden) 2,1 4,0 95%-BI 2,1 ; 2,2 3,4 ; 4,2 Gestratificeerde hazardratio (95%-BI) 1,10 (0,95 ; 1,26) Door de onderzoeker beoordeelde ORR
(RECIST v1.1)
n = 462 n = 461
Aantal bevestigde responders (%) 62 (13,4%) 62 (13,4%) 95%-BI 10,45 ; 16,87 10,47 ; 16,91 Aantal met complete respons (%) 16 (3,5%) 16 (3,5%) Aantal met gedeeltelijke respons (%) 46 (10,0%) 46 (10,0%) Aantal met stabiele ziekte (%) 92 (19,9%) 162 (35,1%) Door de onderzoeker beoordeelde DOR
(RECIST v1.1)
n = 62 n = 62
Mediaan in maanden*** 21,7 7,4 95%-BI 13,0 ; 21,7 6,1 ; 10,3 BI=betrouwbaarheidsinterval; DOR=responsduur; ORR=objectief responspercentage; OS=totale overleving; PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1. * Gebaseerd op de gestratificeerde log-ranktest werd een OS-analyse in de all-comer-populatie uitgevoerd en het resultaat is alleen voor beschrijvende doeleinden (p = 0,0378); de p-waarde van de OS-analyse in de all-comer-populatie volgens de vooraf vastgestelde hiërarchie van de analyse kan niet als statistisch significant worden beschouwd. ǂ Gestratificeerd naar chemotherapie (vinflunine versus taxaan), IC-status (< 5% versus ≥ 5%), aantal prognostische risicofactoren (0 versus 1-3) en levermetastasen (ja versus nee).
** Gebaseerd op Kaplan-Meier schatting
*** Bij 63% van de responders in de atezolizumab-behandelarm en bij 21% van de responders in de chemotherapie-behandelarm was de respons nog steeds aan de gang.
Figuur 1: Kaplan-Meier-curve voor OS (IMvigor211)
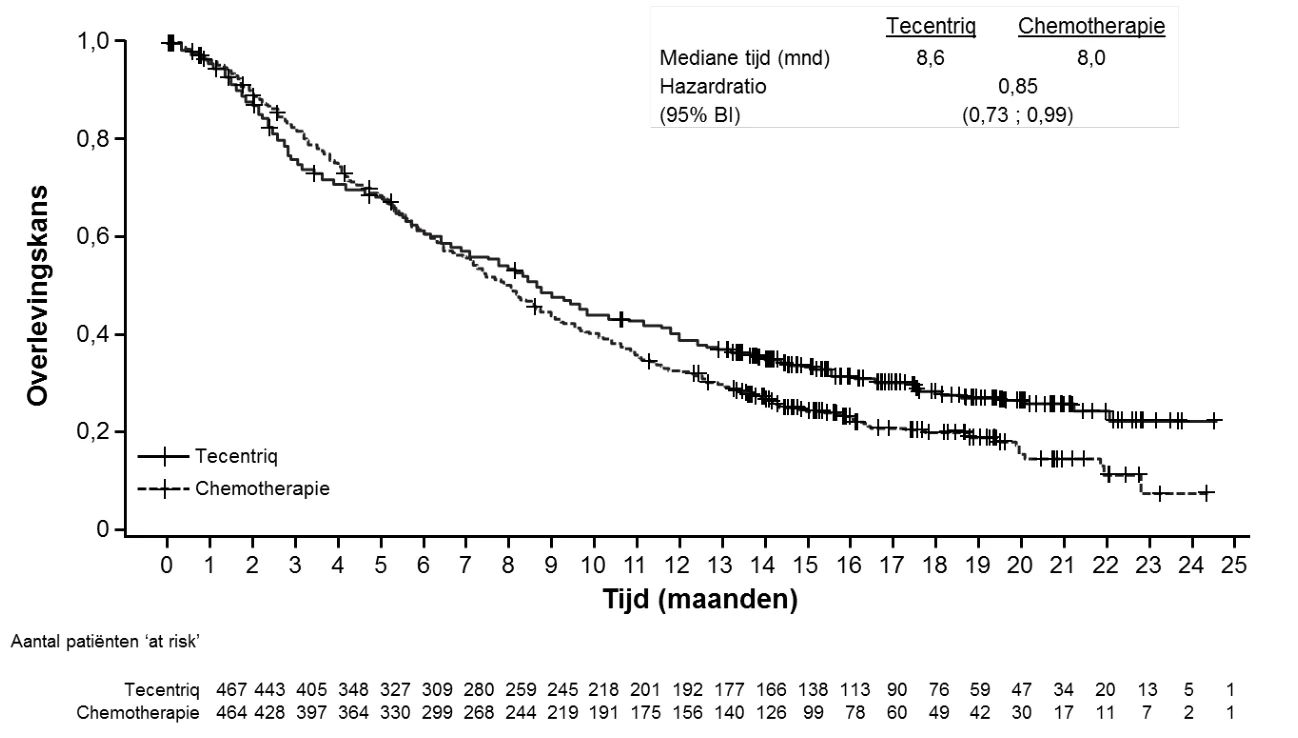
IMvigor210 (GO29293): Eenarmig onderzoek bij niet eerder behandelde patiënten met UC voor wie cisplatine ongeschikt is en bij patiënten met UC die eerder behandeld zijn met chemotherapie
Een multicenter, internationaal klinisch fase II-onderzoek met één behandelarm en twee cohorten, IMvigor210, werd uitgevoerd bij patiënten met lokaal gevorderd of gemetastaseerd UC (ook bekend als urotheelkanker van de blaas).
In totaal namen 438 patiënten deel aan het onderzoek, dat bestond uit twee patiëntencohorten. Cohort 1 omvatte niet eerder behandelde patiënten met lokaal gevorderd of gemetastaseerd UC die niet in aanmerking kwamen of niet geschikt waren voor cisplatine-bevattende chemotherapie of die ziekteprogressie kregen ten minste 12 maanden na behandeling met een platina-bevattende neo-adjuvante of adjuvante chemotherapie. Cohort 2 omvatte patiënten die ten minste één platina-bevattende chemotherapie voor lokaal gevorderd of gemetastaseerd UC hadden gekregen of ziekteprogressie hadden binnen 12 maanden na behandeling met een platina-bevattende neoadjuvante of adjuvante chemotherapie.
In cohort 1 werden 119 patiënten behandeld met 1.200 mg atezolizumab elke 3 weken via intraveneuze infusie tot ziekteprogressie. De mediane leeftijd was 73 jaar. De meeste patiënten waren mannen (81%) en de meerderheid van de patiënten was wit (91%).
In cohort 1 zaten 45 patiënten (38%) met een ECOG-score van 0,50 patiënten (42%) met een ECOG-score van 1 en 24 patiënten (20%) met een ECOG-score van 2,35 patiënten (29%) zonder Bajorin risicofactoren (ECOG-score ≥ 2 en viscerale metastase), 66 patiënten (56%) met één Bajorin risicofactor en 18 patiënten (15%) met twee Bajorin risicofactoren, 84 patiënten (71%) met verminderde nierfunctie (glomerulair filtratiesnelheid [GFR] < 60 ml/min), en 25 patiënten (21%) met levermetastase.
Het primaire werkzaamheidseindpunt voor cohort 1 was het bevestigde objectieve responspercentage (ORR), beoordeeld door een onafhankelijke beoordelingsinstantie (independent review facility, IRF) met behulp van RECISTv1.1.
De primaire analyse werd uitgevoerd nadat alle patiënten tenminste 24 weken follow-up hadden gehad. De mediane duur van de behandeling was 15,0 weken en de mediane overlevingsfollow-up was 8,5 maanden in de all-comer groep. Er werden klinisch relevante IRF-beoordeelde ORR’s met behulp van RECISTv1.1 aangetoond. Echter, statistische significantie werd niet bereikt voor het primaire eindpunt wanneer het werd vergeleken met een vooraf gespecificeerde historisch controle responspercentage van 10%. De bevestigde ORR’s met behulp van IRF-RECISTv1.1 waren: 21,9% (95%-BI: 9,3; 40,0) bij patiënten met PD-L1-expressie ≥ 5%, 18,8% (95%-BI: 10,9; 29,0) bij patiënten met PD-L1-expressie ≥ 1% en 19,3% (95%-BI: 12,7; 27,6) in de all-comer groep. De mediane responsduur (DOR) werd bij geen enkele PD-L1-expressie subgroep of bij de all-comer groep bereikt. De OS was nog niet bereikt bij een voorval-patiënt-verhouding van ongeveer 40%. De mediane OS voor alle patiëntensubgroepen (PD-L1-expressie ≥ 5% en ≥ 1%) en in de all-comer groep was 10,6 maanden.
Een aangepaste analyse werd uitgevoerd bij een mediane overlevingsfollow-up van 17,2 maanden voor cohort 1 en is samengevat in tabel 5. De mediane DOR werd in geen enkele PD-L1-expressie subgroep of in de all-comer groep bereikt.
Tabel 5: Samenvatting van de aangepaste werkzaamheid (IMvigor210 cohort 1)
Werkzaamheidseindpunt
PD-L1-expressie
≥ 5% in IC
PD-L1-
expressie ≥ 1%
op IC
All-comers
ORR (IRF-beoordeeld; RECIST v1.1) n = 32 n = 80 n = 119
Aantal responders (%) 9 (28,1%) 19 (23,8%) 27 (22,7%) 95%-BI 13,8 ; 46,8 15,0 ; 34,6 15,5 ; 31,3 Aantal met complete respons (%) 4 (12,5%) 8 (10,0%) 11 (9,2%) 95%-BI 3,5 ; 29,0 4,4 ; 18,8 4,7 ; 15,9 Aantal met gedeeltelijke respons (%) 5 (15,6%) 11 (13,8%) 16 (13,4%) 95%-BI 5,3 ; 32,8 7,1 ; 23,3 7,9 ; 20,9 DOR (IRF-beoordeeld; RECIST v1.1) n = 9 n = 19 n = 27
Patiënten met voorval (%) 3 (33,3%) 5 (26,3%) 8 (29,6%) Mediaan (maanden) (95%-BI) NI (11,1 ; NI) NI (NI) NI (14,1 ; NI) PFS (IRF-beoordeeld; RECIST v1.1) n = 32 n = 80 n = 119
Patiënten met voorval (%) 24 (75,0%) 59 (73,8%) 88 (73,9%) Mediaan (maanden) (95%-BI) 4,1 (2,3 ; 11,8) 2,9 (2,1 ; 5,4) 2,7 (2,1 ; 4,2) OS n = 32 n = 80 n = 119
Patiënten met voorval (%) 18 (56,3%) 42 (52,5%) 59 (49,6%) Mediaan (maanden) ( 95%-BI) 12,3 (6,0 ; NI) 14,1 (9,2 ; NI) 15,9 (10,4 ; NI) 1-jarig OS-percentage (%) 52,4% 54,8% 57,2% BI=betrouwbaarheidsinterval; DOR=responsduur; IC= tumorinfiltrerende immuuncellen; IRF= onafhankelijke beoordelingsinstantie; NI=niet in te schatten; ORR=objectief responspercentage; OS=totale overleving; PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1.
Op het moment van de finale analyse van cohort 1 hadden patiënten een mediane overlevingsfollow-up van 96,4 maanden. De mediane OS was 12,3 maanden (95%-BI: 6,0; 49,8) bij patiënten met PD-L1-expressie ≥ 5% (patiënten die zijn geïncludeerd in de therapeutische indicatie).
In cohort 2 waren de co-primaire werkzaamheidseindpunten bevestigde ORR, beoordeeld door een IRF met behulp van RECIST v1.1 en door de onderzoeker beoordeelde ORR volgens de criteria van Modified RECIST (mRECIST). Er werden 310 patiënten behandeld met 1.200 mg atezolizumab elke 3 weken via intraveneuze infusie tot verlies van klinisch voordeel. De primaire analyse van cohort 2 werd uitgevoerd nadat alle patiënten tenminste 24 weken follow-up hadden gehad. Het onderzoek behaalde de co-primaire werkzaamheidseindpunten in cohort 2. Er werden statistische significante ORR’s aangetoond met behulp van IRF-beoordeelde RECISTv1.1 en door de onderzoeker beoordeelde mRECIST vergeleken met een vooraf gespecificeerd historisch controleresponspercentage van 10%.
Een analyse werd tevens uitgevoerd bij een mediane overlevingsfollow-up van 21,1 maanden voor cohort 2. De bevestigde ORR’s met behulp van IRF-RECIST v1.1 waren: 28,0% (95%-BI: 19,5; 37,9) bij patiënten met PD-L1-expressie ≥ 5%, 19,3% (95%-BI: 14,2; 25,4) bij patiënten met PD-L1-expressie ≥ 1% en 15,8% (95%-BI: 11,9; 20,4) in de all-comer groep. De bevestigde ORR’s met behulp van door de onderzoeker beoordeelde mRECIST waren: 29,0% (95%-BI: 20,4; 38,9) bij patiënten met PD-L1-expressie ≥ 5%, 23,7% (95%-BI: 18,1; 30,1) bij patiënten met PD-L1-expressie ≥ 1% en 19,7% (95%-BI: 15,4; 24,6) in de all-comer groep. Het percentage complete respons met behulp van IRF-RECIST v1.1 in de all-comer groep was 6,1% (95%-BI: 3,7; 9,4). Voor cohort 2 werd de mediane DOR in geen enkele PD-L1-expressie subgroep of in de all-comer groep bereikt, maar werd dit wel bereikt bij patiënten met PD-L1-expressie < 1% (13,3 maanden; 95%-BI: 4,2; NI). De OS na 12 maanden was 37% in de all-comer groep.
Op het moment van de finale analyse van cohort 2 hadden patiënten een mediane overlevingsfollow-up van 46,2 maanden. De mediane OS was 11,9 maanden (95%-BI: 9,0; 22,8) bij patiënten met PD-L1-expressie ≥ 5%, 9,0 maanden (95%-BI: 7,1; 11,1) bij patiënten met PD-L1-expressie ≥ 1% en 7,9 maanden (95%-BI: 6,7; 9,3) in de all-comer groep.
IMvigor130 (WO30070): Fase III-onderzoek met atezolizumab-monotherapie en in combinatie met platina-bevattende chemotherapie bij patiënten met niet eerder behandeld lokaal gevorderd of gemetastaseerd UC
Een multicenter, gerandomiseerd, placebogecontroleerd, gedeeltelijk geblindeerd, fase III-onderzoek (alleen arm A en arm C), IMvigor130, werd uitgevoerd om de werkzaamheid en veiligheid te beoordelen van atezolizumab + platina-bevattende combinatietherapie (d.w.z. ofwel cisplatine ofwel carboplatine met gemcitabine), arm A, of atezolizumab-monotherapie (arm B, open-label arm) versus placebo + platina-bevattende combinatiechemotherapie (arm C) bij patiënten met lokaal gevorderd of gemetastaseerd UC die niet eerder waren behandeld met systemische therapie in de gemetastaseerde setting. De co-primaire uitkomsten voor de werkzaamheid waren door de onderzoeker beoordeelde progressievrije overleving (PFS) in arm A versus arm C en totale overleving (OS) in arm A versus arm C en vervolgens arm B versus arm C, geanalyseerd op hiërarchische wijze. Totale overleving was niet statistisch significant voor de vergelijking van arm A versus arm C en daarom konden geen verdere formele testen worden uitgevoerd volgens de vooraf gespecificeerde hiërarchische testvolgorde.
Op basis van een aanbeveling van de independent Data Monitoring Committee (iDMC) na een vroege beoordeling van de overlevingsgegevens werd inclusie in de atezolizumab-monotherapie-behandelarm van patiënten bij wie de tumoren een lage PD-L1-expressie hadden (minder dan 5% van de immuuncellen die positief kleurden voor PD-L1 door immunohistochemie met behulp van de VENTANA PD-L1 [SP142]-test), stopgezet na het waarnemen van een verlaagde OS voor deze subgroep. Bij een niet-geplande vroege analyse trad dit echter op nadat de overgrote meerderheid van de patiënten al was geïncludeerd.
Van de 719 patiënten die waren geïncludeerd in de atezolizumab-monotherapie-arm (n = 360) en de armen met alleen chemotherapie (n = 359), waren er respectievelijk 50 en 43 patiënten die niet in aanmerking kwamen voor cisplatine volgens de Galsky-criteria en die tumoren hadden met een hoge PD-L1-expressie (≥ 5% van de immuuncellen die positief kleuren voor PD-L1 door immunohistochemie met behulp van de VENTANA PD-L1 [SP142]-test). In een exploratieve analyse in deze subgroep van patiënten was de ongestratificeerde HR voor OS 0,56 (95%-BI: 0,34; 0,91). De mediane OS was 18,6 maanden (95%-BI: 14,0; 49,4) in de atezolizumab-monotherapie-arm versus 10,0 maanden (95%-BI: 7,4; 18,1) bij chemotherapie alleen (zie figuur 2).
Figuur 2: Kaplan-Meier-curve van totale overleving bij patiënten voor wie cisplatine ongeschikt is en bij wie de tumoren een hoge PD-L1-expressie hebben (Arm B versus Arm C)
Niet-kleincellig longcarcinoom
Adjuvante behandeling van NSCLC in een vroeg stadium
IMpower010 (GO29527): Gerandomiseerd fase III-onderzoek bij patiënten met gereseceerde NSCLC na cisplatine-bevattende chemotherapie
Een open-label, multicenter, gerandomiseerd fase III-onderzoek, GO29527 (IMpower010), werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab voor de adjuvante behandeling van patiënten met stadium IB (tumoren ≥ 4 cm) – IIIA NSCLC (volgens de Union for International Cancer Control/American Joint Committee on Cancer staging system, 7e editie) te onderzoeken.
De volgende selectiecriteria definiëren patiënten met een hoog risico op recidief die zijn opgenomen in de therapeutische indicatie en die een afspiegeling zijn van de patiëntenpopulatie met stadium II – IIIA volgens het 7e editie stadiëringssysteem:
Tumorgrootte ≥ 5 cm; of tumoren ongeacht de grootte met N1- ofwel N2-status; of tumoren die invasief zijn in thoracale structuren (rechtstreeks binnendringen van de pariëtale pleura, borstwand, diafragma, nervus phrenicus, mediastinale pleura, pariëtaal pericard, mediastinum, hart, grote vaten, trachea, terugkerende larynxzenuw, slokdarm, wervellichaam, carina); of tumoren met betrokkenheid van de hoofdbronchus < 2 cm distaal van de carina, maar zonder dat de carina aangedaan is; of tumoren die geassocieerd zijn met atelectase of obstructieve pneumonitis van de gehele long; of tumoren met afzonderlijke nodule(s) in dezelfde kwab of een andere ipsilaterale kwab dan waar de primaire tumor zich bevindt.
In het onderzoek werden geen patiënten geïncludeerd die een N2-status hadden met tumoren die het mediastinum, het hart, de grote vaten, de trachea, de terugkerende larynxzenuw, de slokdarm, het wervellichaam, de carina binnengedrongen waren, of met afzonderlijke tumornodule(s) in een andere ipsilaterale kwab.
In totaal hadden 1.280 geïncludeerde patiënten een volledige tumorresectie en kwamen ze in aanmerking voor maximaal 4 cycli van cisplatine-bevattende chemotherapie. De cisplatine-bevattende chemotherapieregimes worden beschreven in tabel 6. 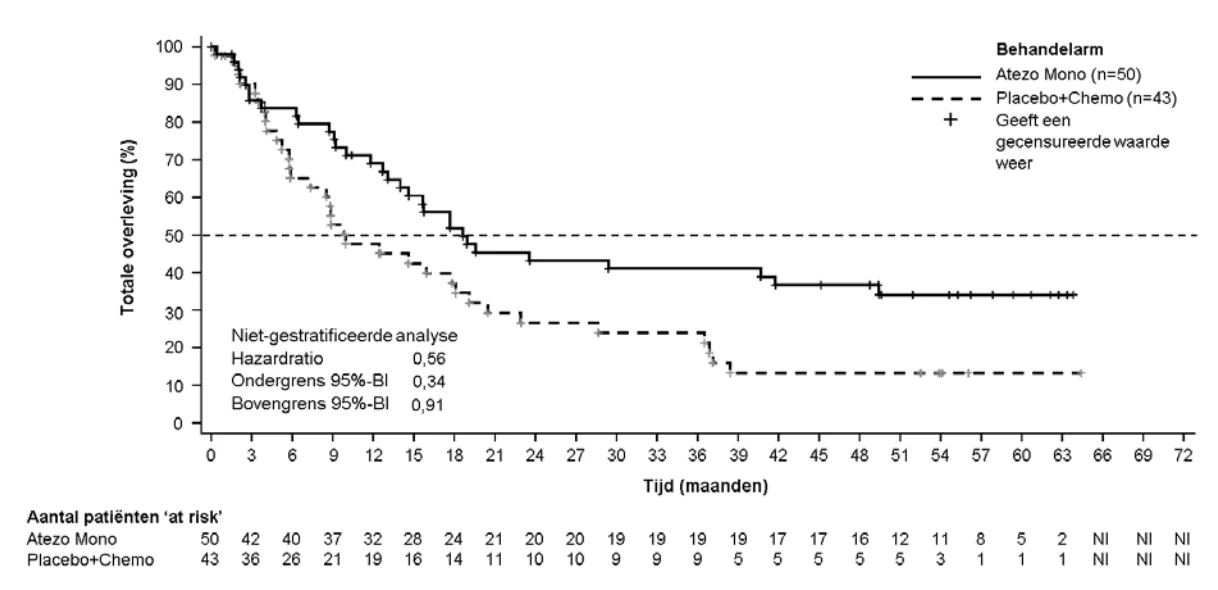
Tabel 6: Adjuvante chemotherapieregimes (IMpower010)
Adjuvante cisplatine-bevattende chemotherapie: Intraveneus cisplatine 75 mg/m2 op dag 1 van elke 21-daagse cyclus met een van de volgende behandelingsregimes | Intraveneus vinorelbine 30 mg/m2, dag 1 en 8 |
| Intraveneus docetaxel 75 mg/m2, dag 1 | |
| Intraveneus gemcitabine 1.250 mg/m2, dag 1 en 8 | |
| Intraveneus pemetrexed 500 mg/m2, dag 1 (niet-plaveiselcel NSCLC) |
Na beëindigen van cisplatine-bevattende chemotherapie (maximaal vier cycli) werden in totaal 1.005 patiënten gerandomiseerd in een verhouding van 1:1 om atezolizumab (arm A) of best supportive care (BSC) (arm B) te ontvangen. Atezolizumab werd toegediend als een vaste dosis van 1.200 mg via een intraveneus infuus elke 3 weken gedurende 16 cycli, tenzij er sprake was van terugkeer van ziekte of onaanvaardbare toxiciteit. Randomisatie werd gestratificeerd naar geslacht, ziektestadium, histologie en PD-L1-expressie.
Patiënten werden uitgesloten als ze een voorgeschiedenis van auto-immuunziekte hadden of na toediening van een levend verzwakt vaccin binnen 28 dagen voorafgaand aan randomisatie, toediening van systemische immunostimulerende middelen binnen 4 weken of toediening van systemische immunosuppressiva binnen 2 weken voorafgaand aan randomisatie. Beoordelingen van de tumor werden uitgevoerd bij de baseline van de randomisatiefase en om de 4 maanden gedurende het eerste jaar na cyclus 1, dag 1 en daarna om de 6 maanden tot jaar vijf, daarna jaarlijks.
De demografische gegevens en ziektekenmerken op baseline in de ITT-populatie waren goed in balans tussen de behandelarmen. De mediane leeftijd was 62 jaar (bereik: 26 tot 84) en 67% van de patiënten was man. De meerderheid van de patiënten was wit (73%) en 24% was Aziatisch. De meeste patiënten waren roker of roker geweest (78%) en de ECOG-score bij patiënten bij baseline was 0 (55%) of 1 (44%). In totaal had 12% van de patiënten stadium IB-, 47% had stadium II- en 41% had stadium IIIA-ziekte. Het percentage patiënten met tumoren met PD-L1-expressie ≥ 1% en ≥ 50% van TC zoals gemeten met behulp van de VENTANA PD-L1 [SP263]-test was respectievelijk 55% en 26%.
Het primaire werkzaamheidseindpunt was ziektevrije overleving (disease-free survival, DFS), zoals beoordeeld door de onderzoeker. DFS werd gedefinieerd als de tijd vanaf de datum van randomisatie tot de datum van optreden van een van de volgende voorvallen: eerste gedocumenteerde terugkeer van ziekte, nieuw primair NSCLC of overlijden door welke oorzaak ook, afhankelijk van wat zich het eerst voordeed. Het primaire werkzaamheidseindpunt was de beoordeling van DFS in de patiëntenpopulatie met PD-L1-expressie ≥ 1% TC stadium II – IIIA. De belangrijkste secundaire werkzaamheidseindpunten waren evaluatie van DFS in de patiëntenpopulatie met PD-L1-expressie ≥ 50% TC stadium II – IIIA en totale overleving (OS) in de ITT-populatie.
Op het moment van de interimanalyse van DFS voldeed het onderzoek aan het primaire eindpunt. In de analyse van patiënten met PD-L1 ≥ 50% TC stadium II – IIIA zonder EGFR-mutaties of ALK-translocaties (n = 209) werd een verbetering in DFS waargenomen in de atezolizumab-arm vergeleken met de BSC-arm. De resultaten waren consistent op het moment van de finale analyse van DFS, met een mediane follow-uptijd van 65 maanden.
De belangrijkste werkzaamheidsresultaten DFS en OS voor de patiëntenpopulatie met PD-L1 ≥ 50% TC stadium II – IIIA zonder EGFR-mutaties of ALK-translocaties zijn samengevat in tabel 7. De Kaplan-Meier-curve voor DFS wordt weergegeven in figuur 3.
Tabel 7: Samenvatting van de werkzaamheid in de patiëntenpopulatie met PD-L1-expressie ≥ 50% TC stadium II – IIIA zonder EGFR-mutaties of ALK-translocaties (IMpower010)
Werkzaamheidseindpunt Arm A
(atezolizumab)
Arm B
(BSC) Door de onderzoeker beoordeelde DFS* n = 106
n = 103
Aantal voorvallen (%) 34 (32,1%) 55 (53,4%)
Mediane duur van DFS (maanden)
NI 42,9 95%-BI (NI) 32,0; NI Gestratificeerdeǂ hazard ratio (95%-BI) 0,52 (0,33; 0,80) OS* n = 106 n = 103 Aantal voorvallen (%) 22 (20,8%) 41 (39,8%) Mediane duur van OS (maanden)
NI 87,1 95%-BI (NI) (72,0; NI) Gestratificeerdeǂ hazard ratio (95%-BI) 0,47 (0,28; 0,80) DFS = ziektevrije overleving; BI = betrouwbaarheidsinterval; NI = niet in te schatten; BSC = best supportive care
* Aangepaste analyse van DFS en OS bij klinische cut-off 26 januari 2024
ǂ Gestratificeerd naar stadium, geslacht en histologie.
Figuur 3: Kaplan-Meier-curve voor DFS in de patiëntenpopulatie met PD-L1-expressie ≥ 50% TC stadium II – IIIA zonder EGFR-mutaties of ALK-translocaties (IMpower010)
De waargenomen verbetering in DFS in de atezolizumab-arm vergeleken met de BSC-arm werd consistent aangetoond in de meerderheid van de vooraf gespecificeerde subgroepen in de patiëntenpopulatie met PD-L1-expressie ≥ 50% TC stadium II – IIIA zonder EGFR-mutaties of ALK-translocaties, waaronder zowel patiënten met niet-plaveiselcel-NSCLC (ongestratificeerde HR van 0,40, 95%-BI: 0,23; 0,70; mediane DFS NI vs. 36,8 maanden) als patiënten met plaveiselcel-NSCLC (ongestratificeerde HR van 0,67, 95%-BI: 0,34; 1,32; mediane DFS kon niet geschat worden). 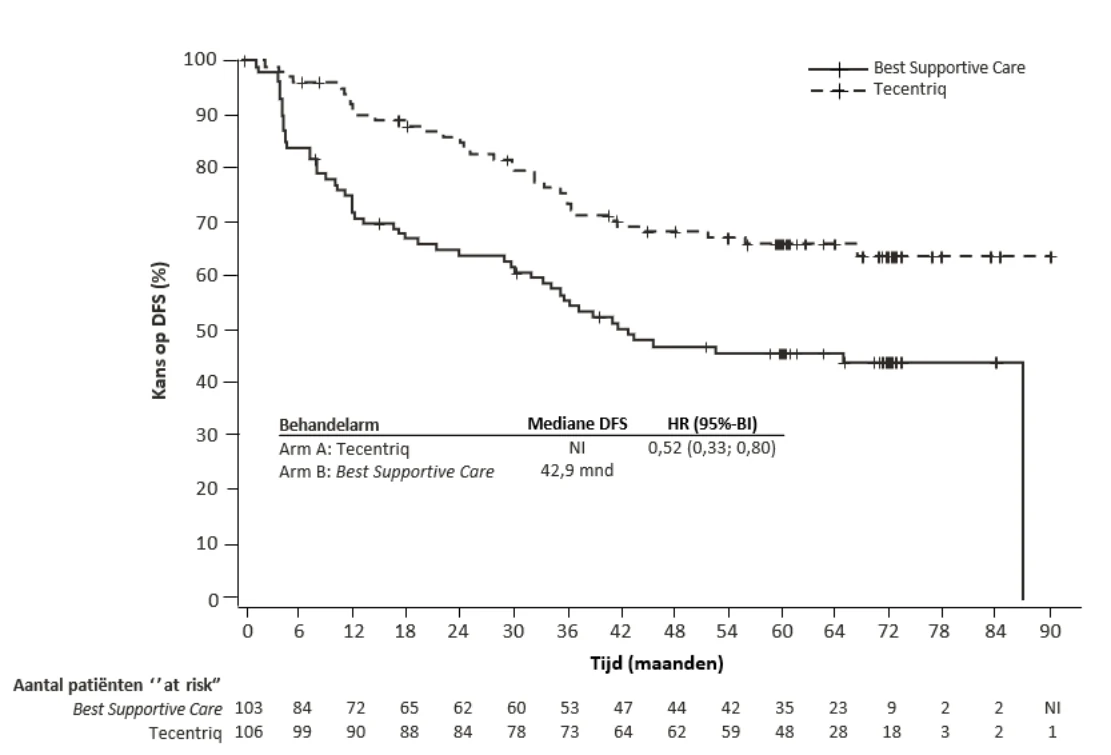
Eerstelijnsbehandeling van gevorderd NSCLC
IMpower150 (GO29436): Gerandomiseerd fase III-onderzoek bij chemotherapie-naïeve patiënten met gemetastaseerd niet-plaveiselcel-NSCLC, in combinatie met paclitaxel en carboplatine met of zonder bevacizumab
Een open-label, multicenter, internationaal, gerandomiseerd fase III-onderzoek, IMpower150, werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab in combinatie met paclitaxel en carboplatine, met of zonder bevacizumab, te onderzoeken in chemotherapie-naïeve patiënten met gemetastaseerd niet-plaveiselcel-NSCLC.
Patiënten werden uitgesloten als ze een voorgeschiedenis hadden van auto-immuunziekte, toediening van een levend verzwakt vaccin binnen 28 dagen voorafgaand aan randomisatie, toediening van systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voorafgaand aan randomisatie, actieve of onbehandelde metastasen in het CZS, duidelijke tumorinfiltratie in de grote thoracale vaten of duidelijke holtevorming van pulmonaire laesies, zoals waargenomen via beeldvorming. Beoordelingen van de tumor werden elke 6 weken uitgevoerd tijdens de eerste 48 weken vanaf cyclus 1, dag 1 en daarna elke 9 weken. Tumorweefsels werden onderzocht op PD-L1-expressie op tumorcellen (TC) en tumorinfiltrerende immuuncellen (IC) en de resultaten werden gebruikt om de subgroepen van PD-L1-expressie te definiëren voor de hieronder beschreven analyses.
In totaal namen 1.202 patiënten deel aan het onderzoek, die werden gerandomiseerd (1:1:1) naar een van de behandelregimes beschreven in tabel 8. Randomisatie werd gestratificeerd naar geslacht, aanwezigheid van levermetastasen en PD-L1-tumorexpressie op TC en IC.
Tabel 8: Intraveneuze behandelregimes (IMpower150)
| Behandelregime | Inductie (vier of zes 21-daagse cycli) | Onderhoud (21-daagse cycli) |
| A | atezolizumaba (1.200 mg) + paclitaxel (200 mg/m2)b,c + carboplatinec (AUC 6) | atezolizumaba (1.200 mg) |
| B | atezolizumaba (1.200 mg) + bevacizumabd (15 mg/kg lichaamsgewicht) + paclitaxel (200 mg/m2)b,c + carboplatinec (AUC 6) | atezolizumaba (1.200 mg) + bevacizumabd (15 mg/kg lichaamsgewicht) |
| C | bevacizumabd (15 mg/kg lichaamsgewicht) + paclitaxel (200 mg/m2)b,c + carboplatinec (AUC 6) | bevacizumabd (15 mg/kg lichaamsgewicht) |
a Atezolizumab werd toegediend tot verlies van klinisch voordeel, zoals beoordeeld door de onderzoeker. b De startdosering van paclitaxel bij patiënten van Aziatische afkomst was 175 mg/m2 vanwege het hogere aantal hematologische toxiciteiten bij patiënten uit Aziatische landen vergeleken met patiënten uit niet-Aziatische landen.
c Paclitaxel en carboplatine werden toegediend tot voltooiing van 4 of 6 cycli, óf progressie van ziekte, óf onaanvaardbare toxiciteit, wat het eerst optrad.
d Bevacizumab werd toegediend tot progressie van ziekte of onaanvaardbare toxiciteit.
De demografische gegevens en ziektekenmerken op baseline van de onderzoekspopulatie waren goed in balans tussen de behandelarmen. De mediane leeftijd was 63 jaar (bereik: 31 tot 90) en 60% van de patiënten was man. De meerderheid van de patiënten was wit (82%). Ongeveer 10% van de patiënten had een vastgestelde EGFR-mutatie, 4% had een vastgestelde ALK-translocatie, 14% had levermetastasen op baseline en de meeste patiënten waren roker of roker geweest (80%). De ECOG-score op baseline was 0 (43%) of 1 (57%). 51% van de tumoren van patiënten had een PD-L1-expressie van ≥ 1 op TC of ≥ 1% op IC en 49% van de tumoren van patiënten had een PD-L1-expressie van < 1% TC en < 1% IC.
Op het moment van de finale analyse van de PFS, hadden patiënten een mediane follow-up van 15,3 maanden. De ITT-populatie, waaronder patiënten met EGFR-mutaties of ALK-translocaties die eerder behandeld hadden moeten worden met tyrosinekinaseremmers, liet een klinisch relevante verbetering van PFS zien in arm B vergeleken met arm C (HR van 0,61; 95%-BI: 0,52; 0,72; mediane PFS 8,3 versus 6,8 maanden).
Op het moment van de interimanalyse van de OS, hadden patiënten een mediane follow-up van 19,7 maanden. De belangrijkste resultaten van deze analyse en de bijgewerkte analyse van de PFS in de ITT-populatie zijn samengevat in tabel 9 en 10. De Kaplan-Meier-curve van de OS in de ITT-populatie is weergegeven in figuur 4. Figuur 5 vat de resultaten van de OS in de ITT- en PD-L1-subgroepen samen. Bijgewerkte PFS-resultaten worden weergegeven in figuur 6 en 7.
Tabel 9: Samenvatting van de bijgewerkte werkzaamheid in de ITT-populatie (IMpower150)
| Werkzaamheidseindpunt | Arm A (atezolizumab + paclitaxel + carboplatine) | Arm B | Arm C (bevacizumab + paclitaxel + carboplatine) | ||||||||
| (atezolizumab + | |||||||||||
| bevacizumab + | |||||||||||
| paclitaxel + | |||||||||||
| carboplatine) | |||||||||||
| Secundaire eindpunten# | |||||||||||
Door de onderzoeker beoordeelde PFS (RECIST v1.1)* n = 402 n = 400 n = 400 Aantal voorvallen (%) 330 (82,1%) 291 (72,8%) 355 (88,8%) Mediane duur van PFS (maanden) 6,7 8,4 6,8 95%-BI (5,7; 6,9) (8,0; 9,9) (6,0; 7,0) Gestratificeerde hazardratio‡ ^ (95%-BI) p-waarde1,2 0,91 (0,78; 1,06) 0,2194 0,59 (0,50; 0,69) < 0,0001 --- PFS na 12 maanden (%) 24 38 20 | |||||||||||
OS-interimanalyse* n = 402 n = 400 n = 400 Aantal sterfgevallen (%) Mediane tijd tot voorvallen (maanden) 95%-BI 206 (51,2%) 19,5 (16,3; 21,3) 192 (48,0%) 19,8 (17,4; 24,2) 230 (57,5%) 14,9 (13,4; 17,1) Gestratificeerd hazardratio ‡ ^ (95%-BI) p-waarde1,2 0,85 (0,71; 1,03) 0,0983 0,76 (0,63; 0,93) 0,006 --- OS na 6 maanden (%) 84 85 81 OS na 12 maanden (%) 66 68 61 | |||||||||||
Door de onderzoeker beoordeelde Overall Best Response3* (RECIST v1.1) n = 401 n = 397 n = 393 Aantal responders (%) 163 (40,6%) 224 (56,4%) 158 (40,2%) 95%-BI (35,8; 45,6) (51,4; 61,4) (35,3; 45,2) Aantal met complete respons (%) 8 (2,0%) 11 (2,8%) 3 (0,8%) Aantal met gedeeltelijke respons (%) 155 (38,7%) 213 (53,7%) 155 (39,4%) | |||||||||||
Door de onderzoeker beoordeelde-DOR* (RECIST v1.1) n = 163 n = 224 n = 158 Mediaan in maanden 8,3 11,5 6,0 95%-BI (7,1; 11,8) (8,9; 15,7) (5,5; 6,9) | |||||||||||
# Primaire werkzaamheidseindpunten waren PFS en OS en deze zijn beoordeeld in de ITT-wildtype- (WT-) populatie, d.w.z. exclusief de patiënten met EGFR-mutaties of ALK-translocaties 1 Gebaseerd op gestratificeerde log-ranktoets
2 Ter informatie; in de ITT-populatie zijn de vergelijkingen zowel tussen arm B en arm C als tussen arm A en arm C nog niet formeel getest volgens de vooraf gespecificeerde analysehiërarchie 3 Overall best response voor complete respons en gedeeltelijke respons
‡ Gestratificeerd naar geslacht, aanwezigheid van levermetastasen en PD-L1-tumorexpressie op TC en IC ^ Arm C is de vergelijkingsgroep voor alle hazardratio’s
* Bijgewerkte analyse van de PFS en interimanalyse van de OS bij klinische cut-off op 22 januari 2018 PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1; BI=betrouwbaarheidsinterval; DOR=responsduur; OS=totale overleving.
Tabel 10: Samenvatting van de bijgewerkte werkzaamheid van arm A versus arm B in de ITT-populatie (IMpower150)
| Werkzaamheidseindpunt | Arm A | Arm B | ||||
| (atezolizumab + paclitaxel | (atezolizumab + bevacizumab | |||||
| + carboplatine) | + paclitaxel + carboplatine) | |||||
Door de onderzoeker beoordeelde PFS (RECIST v1.1)* n = 402 n = 400 Aantal voorvallen (%) 330 (82,1%) 291 (72,8%) Mediane duur van PFS (maanden) 6,7 8,4 95%-BI (5,7; 6,9) (8,0; 9,9) Gestratificeerde hazardratio‡^ (95%-BI) p-waarde1,2 0,67 (0,57; 0,79) < 0,0001 | ||||||
OS-interimanalyse* n = 402 n = 400 Aantal sterfgevallen (%) Mediane tijd tot voorvallen (maanden) 95%-BI 206 (51,2%) 19,5 (16,3; 21,3) 192 (48,0%) 19,8 (17,4; 24,2) Gestratificeerd hazardratio‡^ (95%-BI) p-waarde1,2 0,90 (0,74; 1,10) 0,3000 | ||||||
1 Gebaseerd op gestratificeerde log-ranktoets
2 Ter informatie; in de ITT-populatie zijn de vergelijkingen tussen arm A en arm B zijn niet meegenomen in de vooraf gespecificeerde analysehiërarchie
‡ Gestratificeerd naar geslacht, aanwezigheid van levermetastasen en PD-L1-tumorexpressie op TC en IC * Bijgewerkte analyse van de PFS en interim analyse van de OS bij klinische cut-off op 22 januari 2018 ^ Arm A is de vergelijkingsgroep voor alle hazardratio’s
Figuur 4: Kaplan-Meier-curve voor OS in de ITT-populatie (IMpower150)
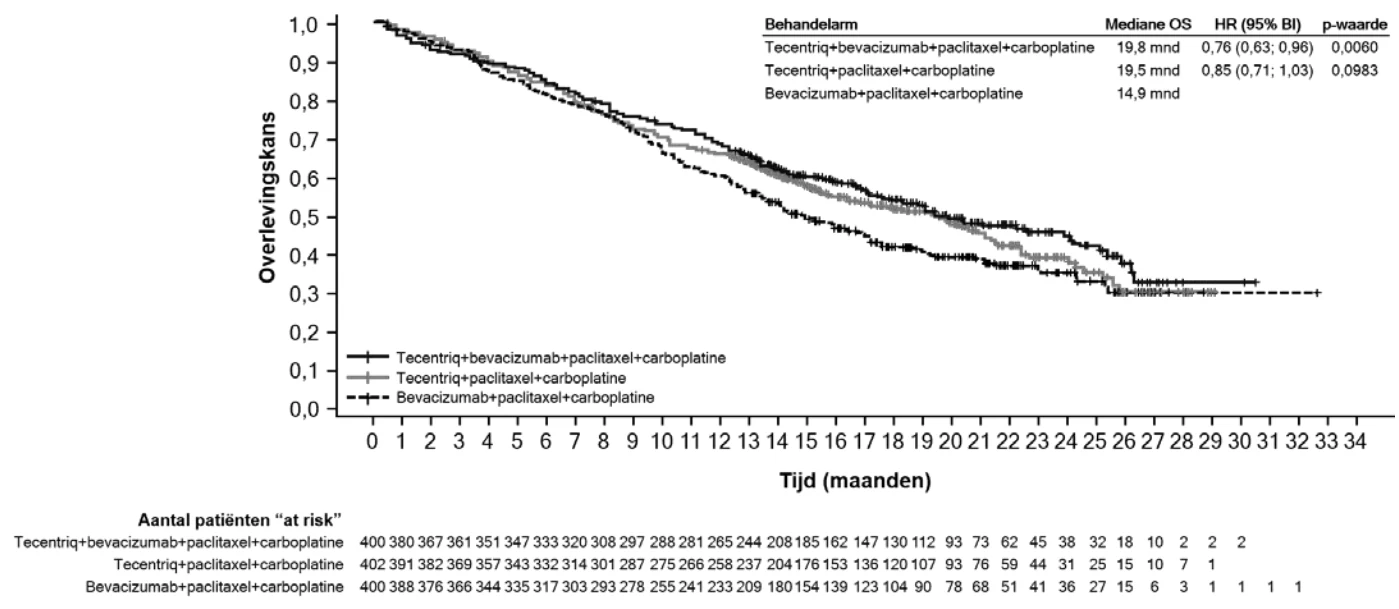
Figuur 5: Forest-curve voor OS per PD-L1-expressie in de ITT-populatie, arm B versus arm C (IMpower150)
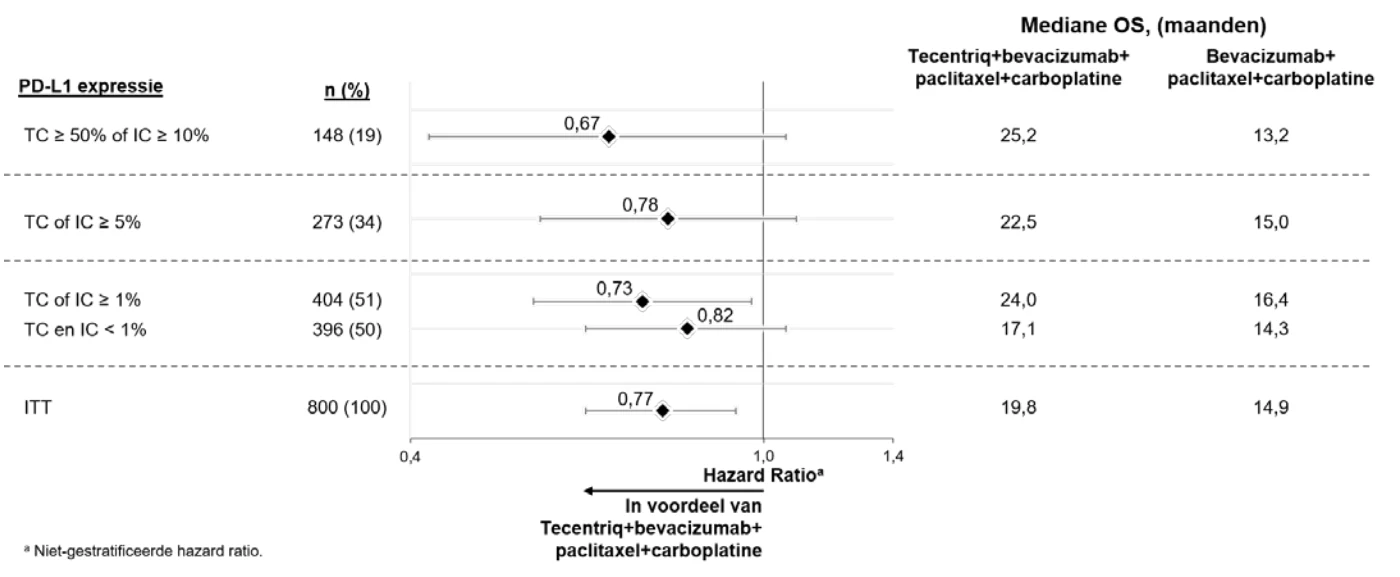
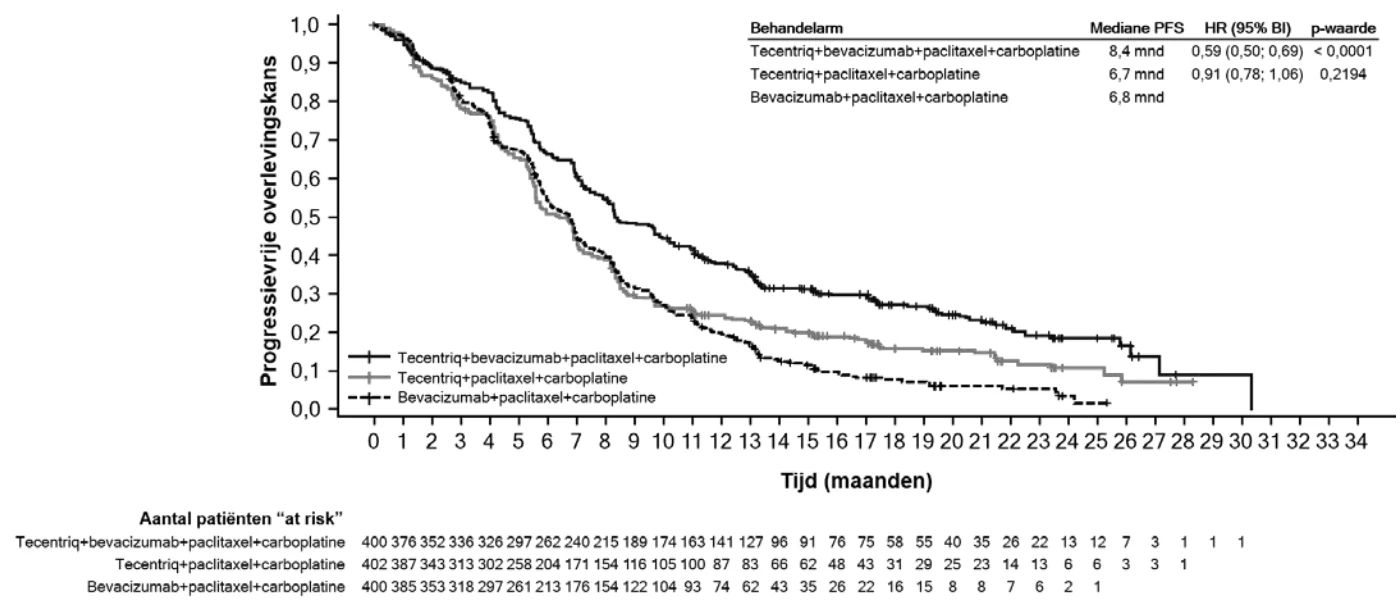
Figuur 6: Kaplan-Meier-curve voor PFS in de ITT-populatie (IMpower150)
Figuur 7: Forest-curve voor PFS per PD-L1-expressie in de ITT-populatie, arm B versus arm C (IMpower150)
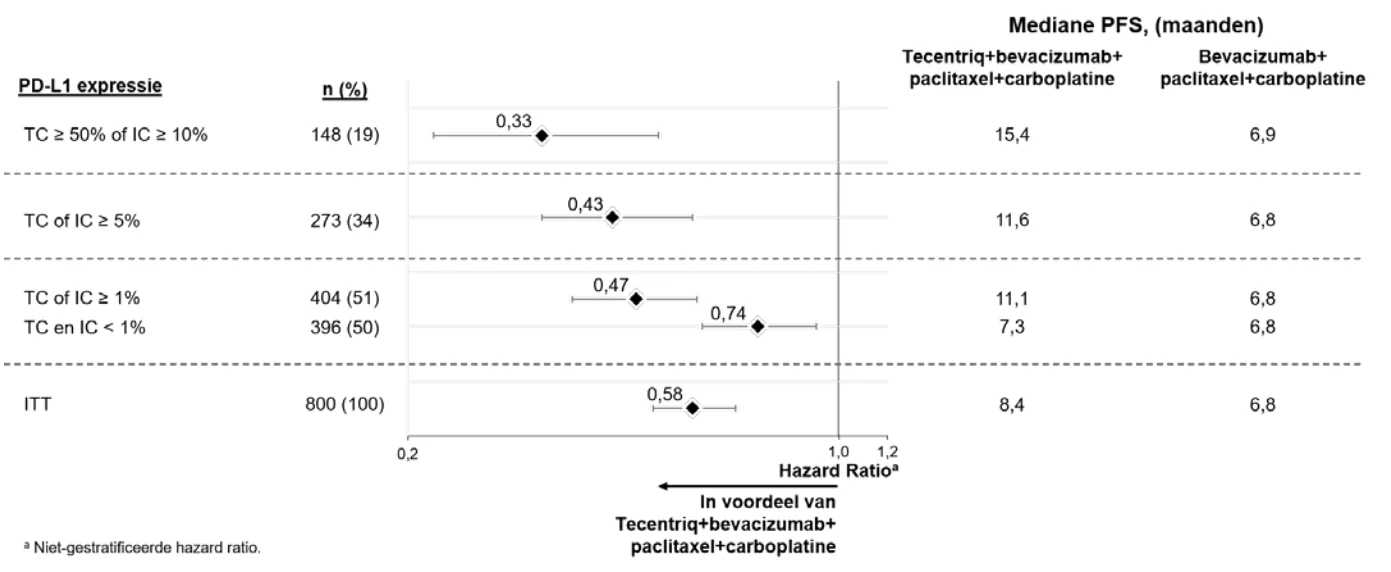
Vooraf gespecificeerde subgroepen van de OS-interimanalyse lieten een verbetering van de OS zien in arm B vergeleken met arm C bij patiënten met EGFR-mutaties of ALK-translocaties (HR van 0,54; 95%-BI: 0,29; 1,03; mediane OS niet bereikt versus 17,5 maanden) en bij patiënten met levermetastasen (HR van 0,52; 95%-BI: 0,33; 0,82; mediane OS 13,3 versus 9,4 maanden). Verbeteringen van de PFS waren ook te zien bij patiënten met EGFR-mutaties of ALK-translocaties (HR van 0,55; 95%-BI: 0,35; 0,87; mediane PFS 10,0 versus 6,1 maanden) en bij patiënten met levermetastasen (HR van 0,41; 95%-BI: 0,26; 0,62; mediane PFS 8,2 versus 5,4 maanden). De OS-resultaten waren vergelijkbaar bij subgroepen van patiënten met een leeftijd van respectievelijk < 65 jaar en ≥ 65 jaar. Er zijn te weinig gegevens van patiënten ≥ 75 jaar om conclusies te kunnen trekken over deze populatie. Formele statistische testen waren niet gepland voor alle subgroep analyses.
IMpower130 (GO29537): Gerandomiseerd fase III-onderzoek bij chemotherapie-naïeve patiënten met gemetastaseerd niet-plaveiselcel-NSCLC, in combinatie met nab-paclitaxel en carboplatine
Een open-label, gerandomiseerd fase III-onderzoek, GO29537 (IMpower130), werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab in combinatie met nab-paclitaxel en carboplatine te onderzoeken bij chemotherapie-naïeve patiënten met gemetastaseerd niet-plaveiselcel-NSCLC. Patiënten met EGFR-mutaties of ALK-translocaties moeten eerdere behandeling met tyrosinekinaseremmers hebben gehad.
Patiënten werden ingedeeld naar ziektestadium volgens de 7e editie van de American Joint Committee on Cancer (AJCC). Patiënten werden uitgesloten als ze een voorgeschiedenis hadden van auto-immuunziekte, toediening van een levend verzwakt vaccin binnen 28 dagen voor randomisatie, toediening van systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voor randomisatie en actieve of onbehandelde metastasen in het CZS. Patiënten die eerder behandeld zijn met CD137-agonisten of immuuncheckpointremmers (anti-PD-1- en anti-PD-L1-antilichamen) kwamen niet in aanmerking. Echter, patiënten die eerder waren behandeld met anti-CTLA-4 konden worden geïncludeerd wanneer de laatste dosis ten minste 6 weken voor randomisatie was gegeven en er geen voorgeschiedenis was van ernstige immuungemedieerde bijwerkingen door anti-CTLA-4 (NCI CTCAE graad 3 en 4).Tumorbepalingen werden elke 6 weken uitgevoerd in de eerste 48 weken na cyclus 1 en daarna elke 9 weken. Tumorweefsels werden onderzocht op PD-L1-expressie op tumorcellen (TC) en tumorinfiltrerende immuuncellen (IC) en de resultaten werden gebruikt om de subgroepen van PD-L1-expressie te bepalen voor de hieronder beschreven analyses.
Patiënten, waaronder die met EGFR-mutaties of ALK-translocaties, werden volgens een 2:1 ratio geïncludeerd en gerandomiseerd naar een van de behandelregimes zoals weergegeven in tabel 11. Randomisatie werd gestratificeerd naar geslacht, aanwezigheid van levermetastasen en PD-L1-expressie op TC en IC. Patiënten die behandelregime B ontvingen konden overstappen naar behandeling met atezolizumab-monotherapie na ziekteprogressie.
Tabel 11: Intraveneuze behandelregimes (IMpower130)
Behandelregime
Inductie
(vier of zes 21-daagse cycli)
Onderhoud
(21-daagse cycli)
A Atezolizumab (1.200 mg)a + nab-paclitaxel
(100 mg/m2)b,c + carboplatine (AUC 6)c
Atezolizumab (1.200 mg)a
B Nab-paclitaxel (100 mg/m2)b,c + carboplatine
(AUC 6)c
Beste onderhoudsbehandeling of pemetrexed
a Atezolizumab wordt toegediend tot verlies van klinisch voordeel zoals beoordeeld door de onderzoeker b Nab-paclitaxel wordt toegediend op dag 1, 8 en 15 van elke cyclus
c Nab-paclitaxel en carboplatine werden toegediend tot voltooiing van de 4-6 cycli, óf ziekteprogressie, óf onaanvaardbare toxiciteit, wat het eerst optrad.
De demografische gegevens en ziektekenmerken op baseline van de onderzoekspopulatie gedefinieerd als ITT-WT-populatie (n = 679) waren goed gebalanceerd tussen de behandelarmen. De mediane leeftijd was 64 jaar (bereik: 18 tot 86 jaar). De meerderheid van de patiënten was man (59%) en wit (90%). Bij deze patiënten had 14,7% levermetastasen op baseline en de meeste patiënten waren roker of roker geweest (90%). De meerderheid van de patiënten had een ECOG-score van 1 (59%) op baseline en een PD-L1-expressie van < 1% (ongeveer 52%). Van de 107 patiënten in arm B die een responsstatus van stabiele ziekte, gedeeltelijke respons of complete respons hadden na inductietherapie, kregen 40 een behandeling met pemetrexed als switch maintenance.
De primaire analyse werd uitgevoerd bij alle patiënten, exclusief die met EGFR-mutaties of ALK-translocaties en gedefinieerd als ITT-WT-populatie (n = 679). Patiënten die werden behandeld met atezolizumab, nab-paclitaxel en carboplatine hadden een mediane overlevingsfollow-up van 18,6 maanden en lieten een verbetering zien in OS en PFS vergeleken met de controle-arm. De belangrijkste resultaten staan weergegeven in tabel 12 en Kaplan-Meier-curves voor OS en PFS staan respectievelijk weergegeven in figuur 8 en 10. De exploratieve resultaten voor OS en PFS per PD-L1-expressie zijn samengevat in respectievelijk figuur 9 en figuur 11. Patiënten met levermetastasen die werden behandeld met atezolizumab, nab-paclitaxel en carboplatine hadden geen verbetering in PFS of OS vergeleken met nab-paclitaxel en carboplatine (respectievelijk HR van 0,93; 95%-BI: 0,59; 1,47 voor PFS en HR van 1,04; 95%-BI: 0,63; 1,72 voor OS).
Negenenvijftig procent (59%) van de patiënten in de nab-paclitaxel en carboplatine-arm kregen een kankerimmunotherapie na ziekteprogressie die atezolizumab bevatte als crossover-behandeling (41% van alle patiënten), vergeleken met 7,3% van de patiënten in de atezolizumab, nab-paclitaxel en carboplatine-arm.
In een exploratieve analyse met een langere follow-up (mediaan: 24,1 maanden) kwam de mediane OS van beide armen ongeveer overeen met die van de primaire analyse, HR = 0,82 (95%-BI: 0,67; 1,01).
Tabel 12: Samenvatting van de werkzaamheid in de primaire analyse (ITT-WT-populatie) van de IMpower130
Werkzaamheidseindpunten Arm A
Atezolizumab +
nab-paclitaxel +
carboplatine
Arm B
Nab-paclitaxel + carboplatine
Co-primaire eindpunten
OS n = 451 n = 228 Aantal sterfgevallen (%) 226 (50,1%) 131 (57,5%) Mediane tijd tot voorvallen (maanden) 18,6 13,9 95%-BI (16,0; 21,2) (12,0; 18,7) Gestratificeerde hazardratio‡ (95%-BI) 0,79 (0,64; 0,98) p-waarde 0,033 OS na 12 maanden (%) 63 56
Door de onderzoeker beoordeelde PFS (RECIST
v1.1) n = 451 n = 228
Aantal voorvallen (%) 347 (76,9%) 198 (86,8%) Mediane duur van PFS (maanden) 7,0 5,5 95%-BI (6,2; 7,3) (4,4; 5,9) Gestratificeerde hazardratio‡ (95%-BI) 0,64 (0,54; 0,77) p-waarde < 0,0001 PFS na 12 maanden (%) 29% 14%
Overige eindpunten
Door de onderzoeker beoordeelde ORR (RECIST
v1.1)*
n = 447 n = 226
Aantal bevestigde responders (%) 220 (49,2%) 72 (31,9%) 95%-BI (44,5; 54,0) (25,8; 38,4) Aantal met complete respons (%) 11 (2,5%) 3 (1,3%) Aantal met gedeeltelijke respons (%) 209 (46,8%) 69 (30,5%)
Door de onderzoeker beoordeelde bevestigde DOR
(RECIST v1.1)*
n = 220 n = 72
Mediaan in maanden 8,4 6,1 95%-BI (6,9; 11,8) (5,5; 7,9) ‡ Gestratificeerd naar geslacht en PD-L1-expressie op TC en IC
* Bevestigde ORR en DoR zijn exploratieve eindpunten
PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1; BI=betrouwbaarheidsinterval; ORR=objectief responspercentage; DOR=responsduur; OS=totale overleving.
Figuur 8: Kaplan-Meier-curve voor OS (IMpower130)
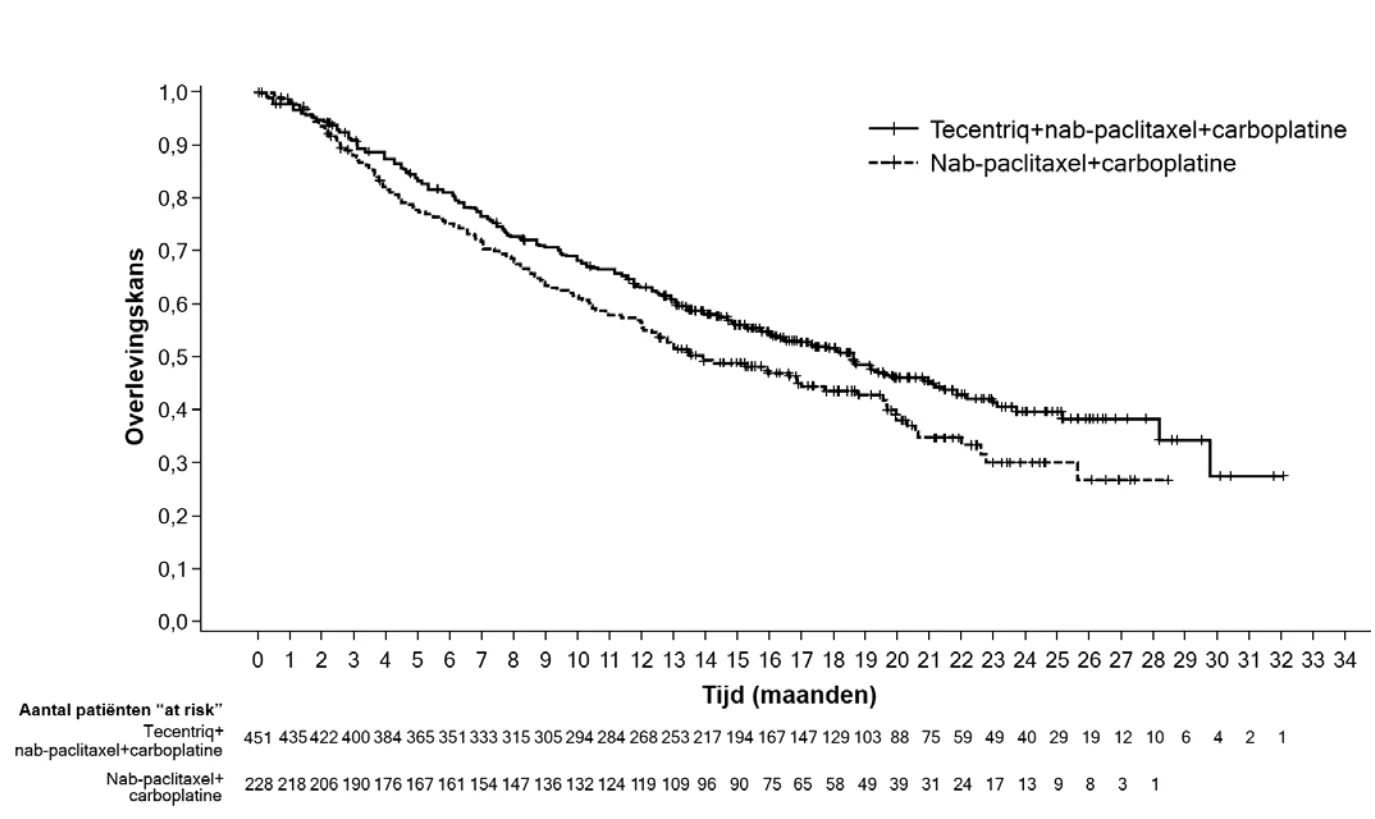
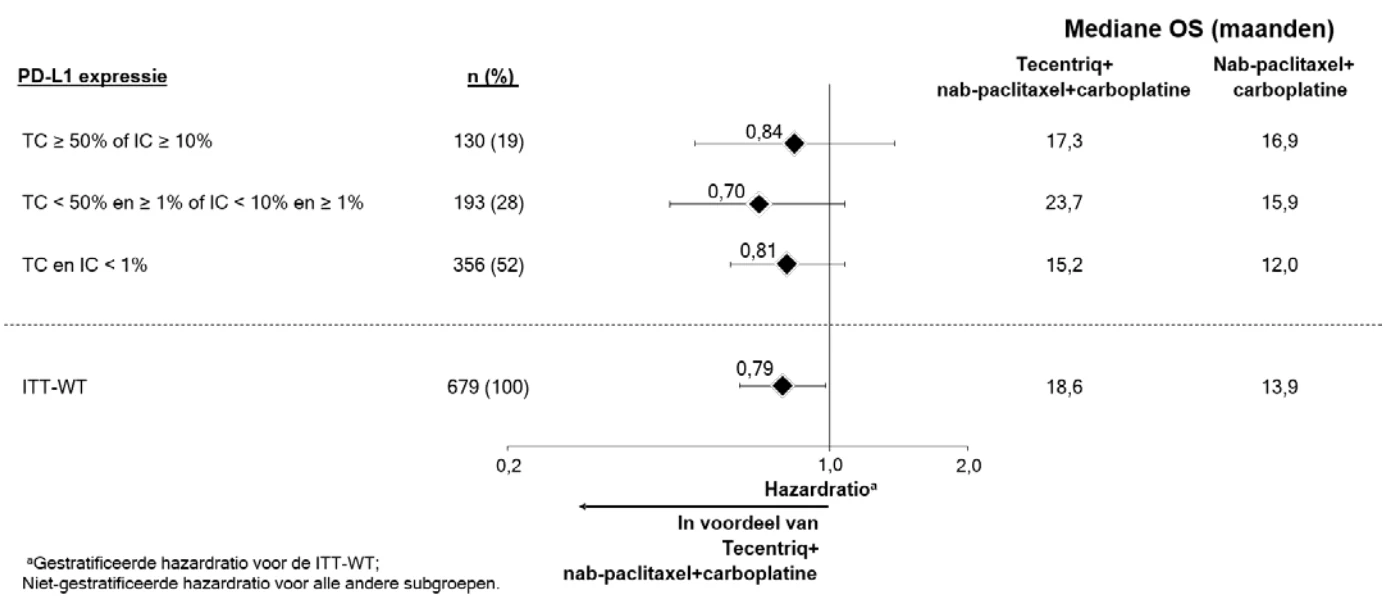
Figuur 9: Forest-curve voor OS per PD-L1-expressie (IMpower130)
Figuur 10: Kaplan-Meier-curve voor PFS (IMpower130)
Figuur 11: Forest-curve voor PFS per PD-L1-expressie (IMpower130)
IMpower110 (GO29431): Gerandomiseerd fase III-onderzoek bij chemotherapie-naïeve patiënten met gemetastaseerd NSCLC
Een open-label, multicenter, gerandomiseerd fase III-onderzoek, IMpower110, werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab te bepalen bij chemotherapie-naïeve patiënten met gemetastaseerd NSCLC. De patiënten hadden een PD-L1-expressie van ≥ 1% TC (PD-L1 aangekleurd op ≥ 1% van de tumorcellen) of ≥ 1% IC (PD-L1 aangekleurd op tumorinfiltrerende immuuncellen op ≥ 1% van het tumoroppervlak) zoals aangetoond door middel van de VENTANA PD-L1 [SP142]-test.
In totaal werden 572 patiënten 1:1 gerandomiseerd naar atezolizumab (arm A) of chemotherapie (arm B). Atezolizumab werd elke 3 weken toegediend als een vaste dosis van 1.200 mg via intraveneuze infusie tot verlies van klinisch voordeel zoals beoordeeld door de onderzoeker of onaanvaardbare toxiciteit. De chemotherapiebehandelingen zijn weergegeven in tabel 13. 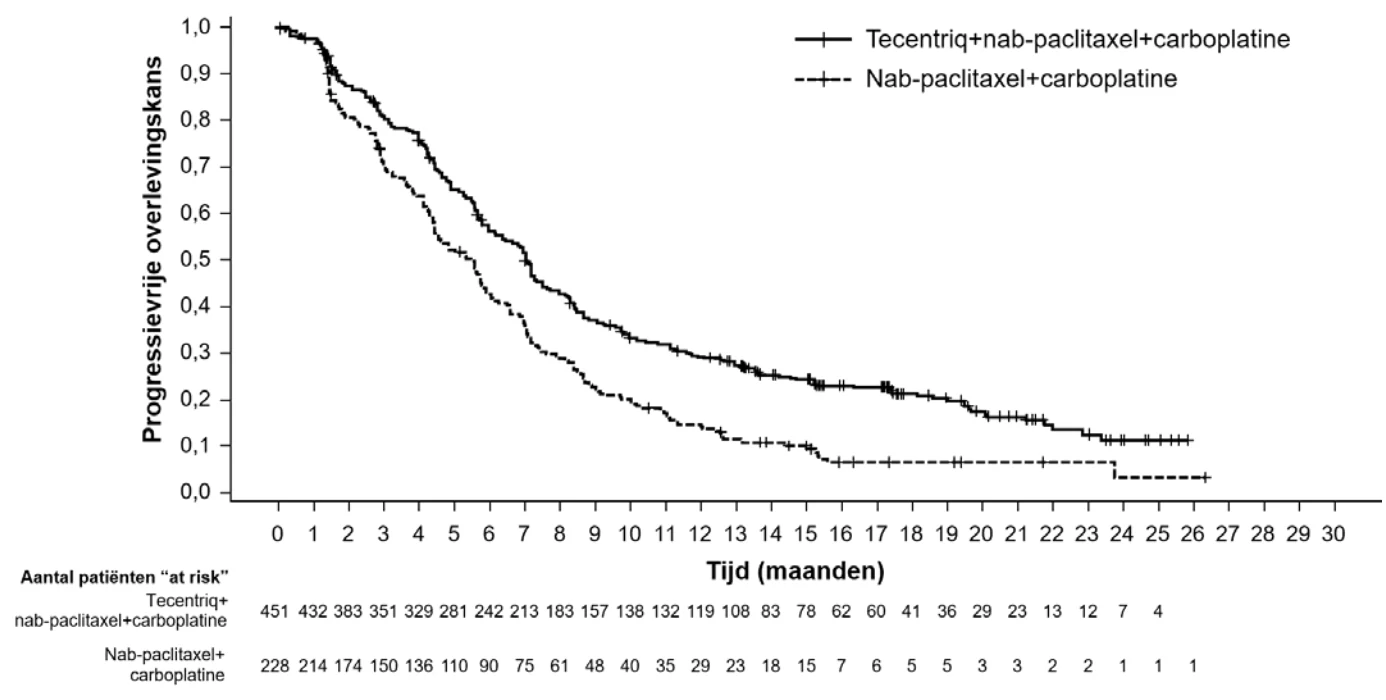
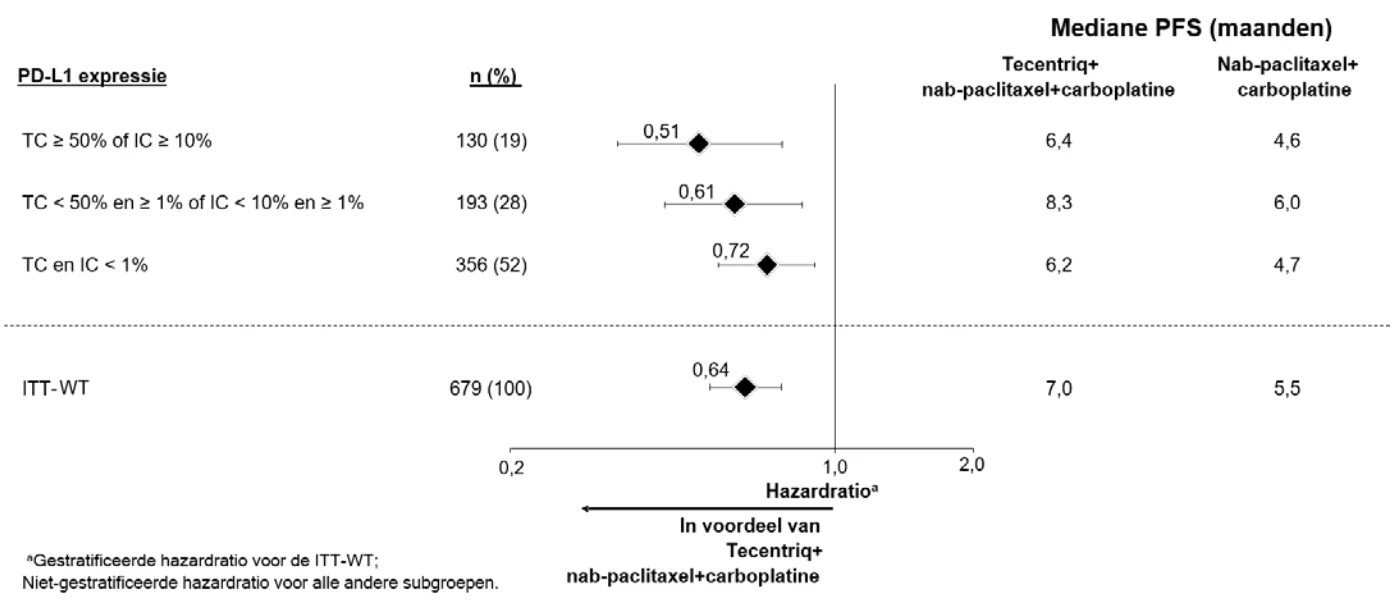 Randomisatie werd gestratificeerd naar geslacht, ECOG-score, histologie en PD-L1-tumorexpressie op TC en IC.
Tabel 13: Intraveneuze chemotherapiebehandelregimes (IMpower110)
Behandel-
regime
Inductie
(Vier of zes 21-daagse cycli)
Onderhoud
(21-daagse cycli)
B (niet-
plaveiselcel)
Cisplatinea (75 mg/m²) + pemetrexeda (500 mg/m²) OF carboplatinea(AUC 6) + pemetrexeda (500 mg/m²)
Pemetrexedb,d (500 mg/m²)
B
(plaveiselcel)
Cisplatinea (75 mg/m²) + gemcitabinea,c (1.250 mg/m2) OF carboplatinea (AUC 5) + gemcitabinea,c (1.000 mg/m2)
Beste onderhouds-behandelingd a Cisplatine, carboplatine, pemetrexed en gemcitabine werden toegediend tot voltooiing van de 4-6 cycli, ziekteprogressie of onaanvaardbare toxiciteit
b Pemetrexed werd elke 21 dagen toegediend als onderhoudsbehandeling tot ziekteprogressie of onaanvaardbare toxiciteit c Gemcitabine werd toegediend op dag 1 en 8 van elke cyclus
d Overstappen van de controle-arm (platina-bevattende chemotherapie) naar de atezolizumab-arm (arm A) was niet toegestaan
Patiënten werden uitgesloten van deelname als ze een voorgeschiedenis hadden van auto-immuunziekte, toediening van een levend verzwakt vaccin binnen 28 dagen voor deelname, toediening van systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voor deelname of actieve of onbehandelde CZS-metastasen. Tumoren werden elke 6 weken beoordeeld gedurende de eerste 48 weken na dag 1 van cyclus 1, en daarna elke 9 weken.
De demografische gegevens en ziektekenmerken op baseline van patiënten met PD-L1-expressie ≥ 1% TC of ≥ 1% IC die geen EGFR-mutatie of ALK-translocatie hadden (n = 554) waren goed gebalanceerd tussen de behandelarmen. De mediane leeftijd was 64,5 jaar (bereik: 30 tot 87) en 70% van de patiënten was man. De meerderheid van de patiënten was wit (84%) en 14% was Aziatisch. De meeste patiënten (87%) waren roker of roker geweest en de ECOG-score op baseline was 0 (36%) of 1 (64%). In totaal had 69% van de patiënten niet-plaveiselcel-NSCLC en 31% plaveiselcel-NSCLC. De demografische gegevens en ziektekenmerken op baseline bij patiënten met een hoge PD-L1-expressie (PD-L1 ≥ 50% TC of ≥ 10% IC) die geen EGFR-mutatie of ALK-translocatie hadden (n = 205) waren over het algemeen representatief voor de bredere onderzoekspopulatie en waren goed gebalanceerd tussen de behandelarmen.
Het primaire eindpunt was OS. Op het moment van de interimanalyse van de OS, werd bij patiënten met een hoge PD-L1-expressie die geen EGFR-mutaties of ALK-translocaties hadden (n = 205) een statistisch significante verbetering in OS gezien bij de patiënten die gerandomiseerd waren naar atezolizumab (arm A) vergeleken met chemotherapie (arm B) (HR van 0,59, 95%-BI: 0.40; 0.89; mediane OS 20,2 maanden vs. 13,1 maanden), met een tweezijdige p-waarde van 0,0106. De mediane overlevingsfollow-up bij patiënten met een hoge PD-L1-expressie was 15,7 maanden.
In een exploratieve OS-analyse van deze patiënten met langere follow-up (mediaan: 31,3 maanden) bleef de mediane OS onveranderd in de atezolizumab-arm ten opzichte van de primaire OS-interimanalyse (20,2 maanden) en was 14,7 maanden in de chemotherapie-arm (HR van 0,76, 95%-BI: 0,54; 1,09). De voornaamste resultaten van de exploratieve analyse zijn samengevat in tabel 14. De Kaplan-Meier-curves voor OS en PFS bij patiënten met een hoge PD-L1-expressie worden weergegeven in figuur 12 en 13. Een hoger aantal patiënten overleed tijdens de eerste 2,5 maanden in de atezolizumab-arm (16/107; 15,0%) vergeleken met de chemotherapie-arm (10/98; 10,2%). Er konden geen specifieke factoren geassocieerd met voortijdig overlijden worden geïdentificeerd.
Tabel 14: Samenvatting van de werkzaamheid bij patiënten met een hoge PD-L1-expressie ≥ 50% TC of ≥ 10% IC (IMpower110)
Werkzaamheidseindpunten Arm A
(Atezolizumab)
Arm B
(Chemotherapie) Primair eindpunt
Overall survival n = 107 n = 98 Aantal sterfgevallen (%) 64 (59,8%) 64 (65,3%) Mediane tijd tot voorvallen (maanden) 20,2 14,7 95%-BI (17,2; 27,9) (7,4; 17,7) Gestratificeerde hazardratio‡ (95%-BI) 0,76 (0,54; 1,09) OS na 12 maanden (%) 66,1 52,3 Secundaire eindpunten
Door de onderzoeker beoordeelde PFS (RECIST
v1.1) n = 107 n = 98
Aantal voorvallen (%) 82 (76,6%) 87 (88,8%) Mediane duur van PFS (maanden) 8,2 5,0 95%-BI (6,8; 11,4) (4,2; 5,7) Gestratificeerde hazardratio ‡ (95%-BI) 0,59 (0,43; 0,81) PFS na 12 maanden (%) 39,2 19,2 Door de onderzoeker beoordeelde ORR (RECIST
v1.1)
n = 107 n = 98
Aantal responders (%) 43 (40,2%) 28 (28,6%) 95%-BI (30,8; 50,1) (19,9; 38,6) Aantal met complete respons (%) 1 (0,9%) 2 (2,0%) Aantal met gedeeltelijke respons (%) 42 (39,3%) 26 (26,5%) Door de onderzoeker beoordeelde DOR (RECIST
v1.1)
n = 43 n = 28
Mediaan in maanden 38.9 8,3 95%-BI (16.1; NI) (5,6; 11,0) ‡ Gestratificeerd naar geslacht en ECOG-score (0 vs. 1)
PFS=progressievrije overleving ; RECIST=Response Evaluation Criteria in Solid Tumours v1.1; BI=betrouwbaarheidsinterval; ORR=objectief responspercentage; DOR=responsduur; OS=totale overleving; NI=niet in te schatten
Figuur 12: Kaplan-Meier curve voor totale overleving bij patiënten met een hoge PD-L1-expressie ≥ 50% TC of ≥ 10% IC (IMpower110)
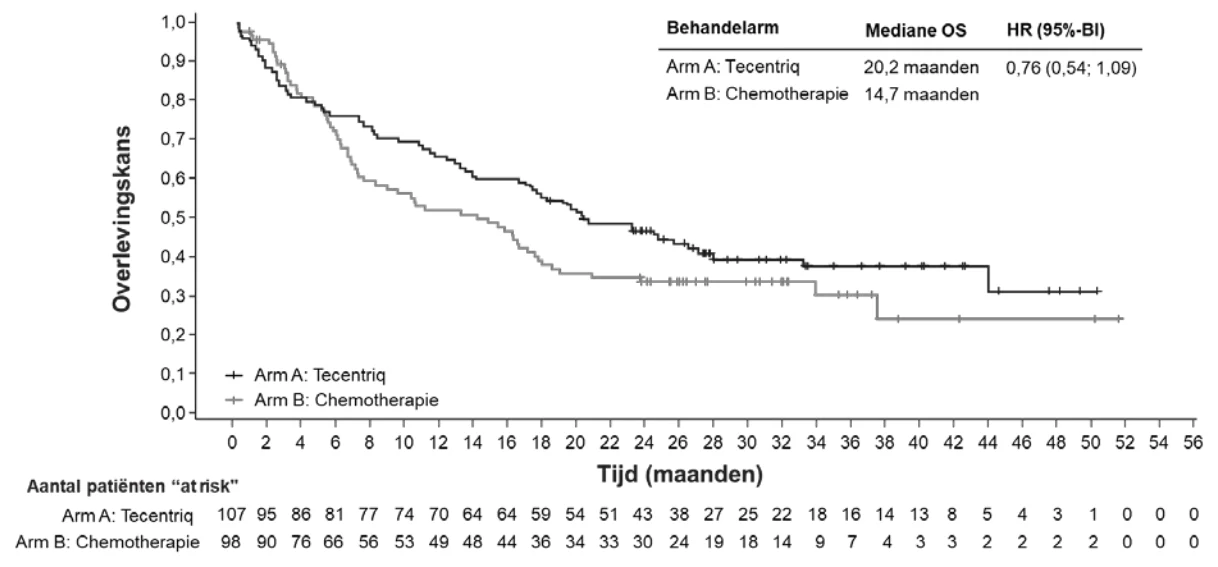
Figuur 13: Kaplan-Meier curve voor progressievrije overleving bij patiënten met een hoge PD-L1-expressie ≥ 50% TC of ≥ 10% IC (IMpower110)
De waargenomen verbetering in OS in de atezolizumab-arm vergeleken met de chemotherapie-arm was consistent voor alle subgroepen bij patiënten met een hoge PD-L1-expressie, waaronder zowel patiënten met niet-plaveiselcel-NSCLC (HR van 0,62, 95%-BI: 0,40; 0.96, mediane OS 20,2 vs. 10,5 maanden) als patiënten met plaveiselcel-NSCLC (HR van 0,56, 95%-BI: 0,23; 1,37, mediane OS niet bereikt vs. 15,3 maanden). Er zijn te weinig gegevens van patiënten ≥ 75 jaar en van patiënten die nooit roker zijn geweest om conclusies over deze subgroepen te kunnen trekken.
IPSOS-onderzoek (MO29872): Gerandomiseerd fase III-onderzoek bij patiënten met niet eerder behandelde lokaal gevorderde, inoperabele of gemetastaseerde NSCLC die niet in aanmerking komen voor platina-bevattende chemotherapie
Een open-label, gerandomiseerd, gecontroleerd, fase III-onderzoek, MO29872 (IPSOS), werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab te bepalen in vergelijking met chemotherapie met één middel (vinorelbine of gemcitabine naar keuze van de onderzoeker) bij patiënten die niet eerder behandeld waren met gevorderd of gerecidiveerd NSCLC (stadium IIIB [volgens de AJCC 7e editie]) en niet in aanmerking kwamen voor multimodale therapie, of gemetastaseerd NSCLC (stadium IV) en niet in aanmerking kwamen voor platina-bevattende chemotherapie.
De volgende selectiecriteria definiëren patiënten die niet in aanmerking komen voor platina-bevattende chemotherapie en die zijn opgenomen in de therapeutische indicatie: patiënten ouder dan 80 jaar, of patiënten met een ECOG-score 3, of patiënten met een ECOG-score 2 in combinatie met relevante comorbiditeiten, of patiënten van hogere leeftijd (≥ 70 jaar) in combinatie met relevante comorbiditeiten. Relevante comorbiditeiten zijn gerelateerd aan hartaandoeningen, zenuwstelselaandoeningen, psychiatrische aandoeningen, vaataandoeningen, nieraandoeningen, voedings- en stofwisselingsstoornissen of longaandoeningen die, naar het oordeel van de behandelend arts, een contra-indicatie vormen voor een platina-bevattende behandeling.
Uitgesloten van deelname aan het onderzoek waren patiënten jonger dan 70 jaar die een ECOG-score hadden van 0 of 1, patiënten met actieve of onbehandelde CZS-metastasen, patiënten die binnen 4 weken voor randomisatie een levend verzwakt vaccin toegediend hadden gekregen of systemische immunostimulerende of die binnen 4 weken voor randomisatie systemische immunosuppressiva toegediend hadden gekregen. Patiënten met EGFR-mutaties of ALK-translocaties werden ook uitgesloten van het onderzoek. Patiënten kwamen in aanmerking voor deelname aan het onderzoek ongeacht hun tumor-PD-L1-status. 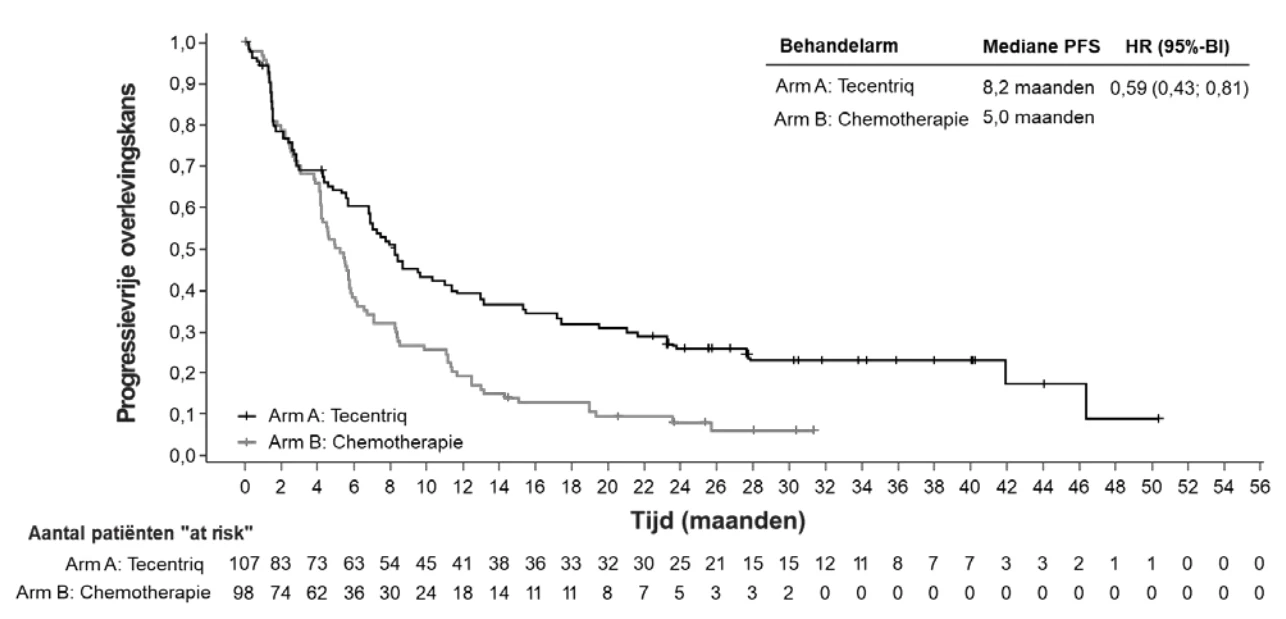
Patiënten werden in een verhouding 2:1 gerandomiseerd naar atezolizumab (arm A) of chemotherapie (arm B). Atezolizumab werd elke 3 weken toegediend als een vaste dosis van 1.200 mg via intraveneuze infusie. De chemotherapiebehandelingen zijn weergegeven in tabel 15. De behandeling werd toegediend tot ziekteprogressie volgens RECIST v1.1 of onaanvaardbare toxiciteit. Randomisatie werd gestratificeerd naar histologie (plaveiselcel/niet-plaveiselcel), PD-L1-expressie (PD-L1 IHC-status zoals aangetoond door middel van de VENTANA PD-L1 [SP142]-test: TC3 of IC3 versus TC0/1/2 en IC0/1/2 versus onbekend) en hersenmetastasen (ja/nee).
Tabel 15: Behandelregimes (IPSOS)
Behandelregime
A Atezolizumab 1.200 mg toegediend via intraveneuze infusie op dag 1 van elke 21-daagse cyclus.
B Vinorelbine: intraveneuze infusie van 25-30 mg/m2 of orale toediening van 60-
80 mg/m2 op dag 1 en 8 van elke 21-daagse cyclus of op dag 1, 8 en 15 van elke 28-daagse cyclus of als wekelijkse toediening
OF
Gemcitabine: intraveneuze infusie van 1.000-1.250 mg/m2 op dag 1 en 8 van elke 21-daagse cyclus of op dag 1, 8 en 15 van elke 28-daagse cyclus.
In totaal namen 453 patiënten deel aan het onderzoek (ITT-populatie). De populatie bestond voornamelijk uit witte (65,8%) en mannelijke (72,4%) patiënten. De mediane leeftijd van de patiënten was 75 jaar en 72,8% van de patiënten was 70 jaar of ouder. Het percentage patiënten met een ECOG-score van 0, 1, 2 en 3 was respectievelijk 1,5%, 15,0%, 75,9% en 7,5%. In totaal had 13,7% van de patiënten stadium IIIB-ziekte die niet in aanmerking kwam voor multimodale behandeling en 86,3% had stadium IV-ziekte. Het percentage patiënten met tumoren met PD-L1-expressie TC < 1%, 1-49% en ≥ 50 % zoals gemeten door de VENTANA PD-L1 [SP263]-test was respectievelijk 46,8%, 28,7% en 16,6%, terwijl 7,9% van de patiënten een onbekende PD-L1-expressiestatus had.
Het primaire eindpunt van de studie was OS. Op het moment van de finale OS-analyse, was de mediane follow-up 41,0 maanden. Werkzaamheidsresultaten staan weergegeven in tabel 16 en in figuur 14.
Tabel 16: Samenvatting van de werkzaamheid bij NSCLC-patiënten die niet in aanmerking kwamen voor platina-bevattende chemotherapie (IPSOS)
| Werkzaamheidseindpunt | Atezolizumab (n = 302) Chemotherapie (n = 151) |
| Primair eindpunt | |
OS Aantal voorvallen (%) 249 (82,5%) 130 (86,1%) Mediane tijd tot voorvallen (maanden) (95%-BI) 10,3 (9,4; 11,9) 9,2 (5,9; 11,2) Gestratificeerde hazardratio (95%-BI)ǂ Gestratificeerde log-rank p-waarde 0,78 (0,63; 0,97) p = 0,028 | |
| Secundaire eindpunten | |
Door de onderzoeker-beoordeelde PFS (RECIST v1.1) Aantal voorvallen (%) 276 (91,4%) 138 (91,4%) Mediane duur van PFS (maanden) (95%-BI) 4,2 (3,7; 5,5) 4,0 (2,9; 5,4) Gestratificeerde hazardratio (95%-BI)ǂ 0,87 (0,70; 1,07) | |
| ORR (RECIST v1.1) Aantal bevestigde responders (%) 51 (16,9%) 12 (7,9%) | |
| DOR (RECIST v1.1) Mediaan in maanden (95%-BI) 14,0 (8,1; 20,3) 7,8 (4,8; 9,7) | |
BI=betrouwbaarheidsinterval; DOR=responsduur; ORR=objectief responspercentage; OS=totale overleving; PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1. ǂ geschatte hazardratio en 95%-BI verkregen met het Cox-model met de behandelgroep als covariaat. Voor de gestratificeerde analyse werden het histologische subtype, de PD-L1-IHC-status en hersenmetastasen (ja/nee) toegevoegd als stratificatiefactoren.
Figuur 14: Kaplan-Meier-curve voor OS bij NSCLC-patiënten die niet in aanmerking kwamen voor platina-bevattende chemotherapie (IPSOS)
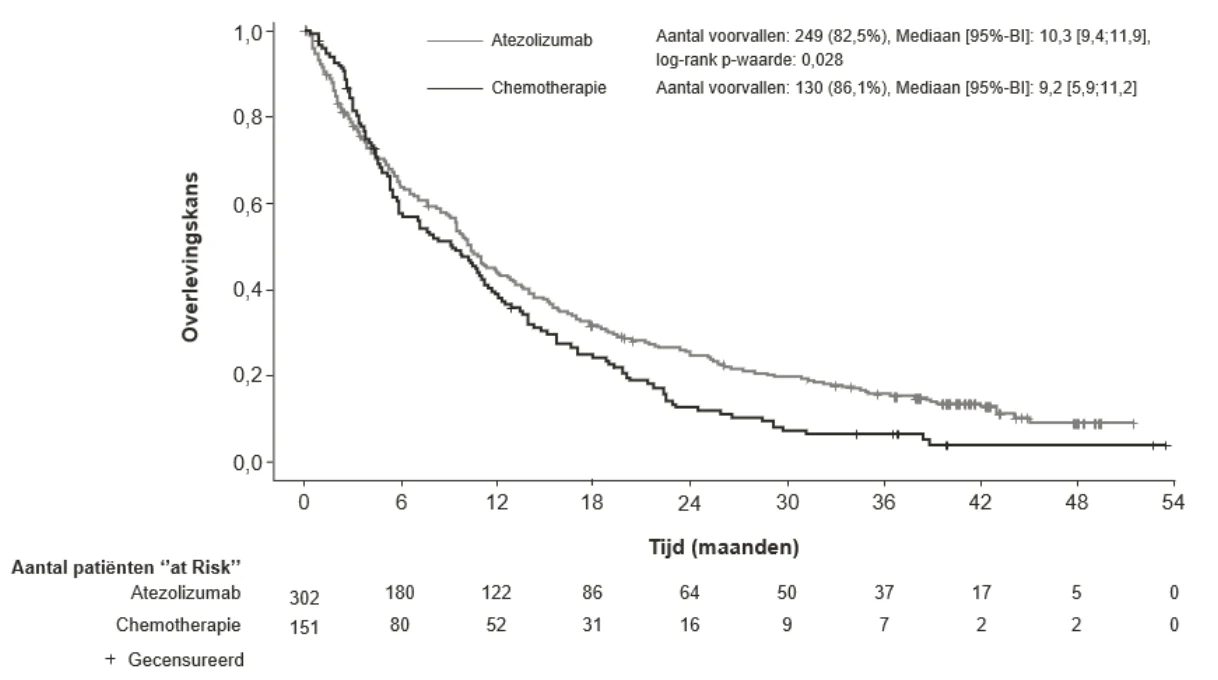
Tweedelijnsbehandeling van NSCLC
OAK (GO28915): Gerandomiseerd fase III-onderzoek bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC die eerder zijn behandeld met chemotherapie
Een open-label, multicenter, internationaal, gerandomiseerd fase III-onderzoek, OAK, werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab ten opzichte van docetaxel te onderzoeken bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC die progressief werden tijdens of na een platina-bevattende behandeling. Patiënten werden uitgesloten van deelname aan dit onderzoek als ze een voorgeschiedenis hadden van auto-immuunziekte, actieve of corticosteroïdafhankelijke hersenmetastase, toediening van een levend verzwakt vaccin binnen 28 dagen voor deelname, toediening van systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voor deelname. Beoordelingen van de tumor werden in de eerste 36 weken na elke 6 weken uitgevoerd, en daarna na elke 9 weken. Tumorweefsels werden prospectief onderzocht op PD-L1-expressie op tumorcellen (TC) en tumorinfiltrerende immuuncellen (IC).
In totaal namen 1.225 patiënten deel aan het onderzoek en volgens het analyseplan werden de eerste 850 gerandomiseerde patiënten geïncludeerd in de primaire werkzaamheidsanalyse. Randomisatie werd gestratificeerd naar PD-L1-expressiestatus op IC, voor het aantal voorafgaande chemotherapiebehandelingen en voor histologie. Patiënten werden (1:1) gerandomiseerd naar een behandeling met atezolizumab of docetaxel.
Atezolizumab werd om de 3 weken als een vaste dosis van 1.200 mg via intraveneuze infusie toegediend. Dosisverlagingen waren niet toegestaan. Patiënten werden behandeld tot verlies van klinisch voordeel, beoordeeld door de onderzoeker. Docetaxel werd tot ziekteprogressie toegediend in een dosering van 75 mg/m2 via intraveneuze infusie op dag 1 van een 3-wekelijkse cyclus. De mediane duur van de behandeling was 2,1 maanden voor de patiënten in de docetaxel-behandelarm en 3,4 maanden voor de patiënten in de atezolizumab-behandelarm.
Na de primaire populatie-analyse bleken de demografische gegevens en ziekte-eigenschappen op baseline vergelijkbaar te zijn tussen beide behandelarmen. De mediane leeftijd was 64 jaar (bereik: 33 tot 85) en 61% van de patiënten was man. De meerderheid van de patiënten was wit (70%). Ongeveer driekwart van de patiënten had niet-plaveiselhistologie (74%), 10% had EGFR-mutatie, bij 0,2% had ALK-translocatie, 10% had CZS-metastasen op baseline en de meeste patiënten waren roker of roker geweest (82%). De baseline ECOG-score was 0 (37%) of 1 (63%) en 75% van de patiënten hadden maar één eerdere platina-bevattende behandeling gekregen.
Het primaire werkzaamheidseindpunt was OS. De voornaamste resultaten van dit onderzoek bij een mediane overlevingsfollow-up van 21 maanden zijn samengevat in tabel 17. Kaplan-Meier-curves voor OS in de ITT-populatie zijn weergegeven in figuur 15. Figuur 16 geeft de resultaten weer van de OS in de ITT- en PD-L1-subgroepen, waarbij het OS-voordeel met atezolizumab in alle subgroepen wordt aangetoond, onder meer bij patiënten met PD-L1-expressie < 1% op TC en IC.
Tabel 17: Samenvatting van de werkzaamheid in de primaire populatie-analyse (all-comers)* (OAK)
Werkzaamheidseindpunt Atezolizumab
(n = 425)
Docetaxel (n = 425) Primair werkzaamheidseindpunt
OS Aantal sterfgevallen (%) 271 (64%) 298 (70%) Mediane tijd tot voorvallen (maanden) 13,8 9,6 95%-BI (11,8 ; 15,7) (8,6 ; 11,2) Gestratificeerdeǂ hazardratio (95%-BI) 0,73 (0,62 ; 0,87) p-waarde** 0,0003 OS na 12 maanden (%)* 218 (55%) 151 (41%) OS na 18 maanden (%)* 157 (40%) 98 (27%) Secundaire eindpunten
Door de onderzoeker beoordeelde PFS (RECIST v1.1)
Aantal voorvallen (%) 380 (89%) 375 (88%) Mediane duur van PFS (maanden) 2,8 4,0 95%-BI (2,6 ; 3,0) (3,3 ; 4,2) Gestratificeerde hazardratio (95%-BI) 0,95 (0,82 ; 1,10) Door de onderzoeker beoordeelde ORR (RECIST v1.1)
Aantal responders (%) 58 (14%) 57 (13%) 95%-BI (10,5 ; 17,3) (10,3 ; 17,0) Door de onderzoeker beoordeelde DOR (RECIST
v1.1)
n = 58 n = 57
Mediane DOR in maanden 16,3 6,2 95%-BI (10,0 ; NI) (4,9 ; 7,6) BI=betrouwbaarheidsinterval; DOR=responsduur; NI=niet in te schatten; ORR=objectief responspercentage; OS=totale overleving; PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1. *De primaire populatie-analyse bestaat uit de eerste 850 gerandomiseerde patiënten ǂ Gestratificeerd naar PD-L1-expressie in tumorinfiltrerende immuuncellen, het aantal voorafgaande chemotherapiebehandelingen en histologie
** Gebaseerd op de gestratificeerde log-ranktest
*** Gebaseerd op de Kaplan-Meier schattingen
Figuur 15: Kaplan-Meier-curve voor OS in de primaire populatie-analyse (all-comers) (OAK)
Figuur 16: Forest-curve voor OS per PD-L1-expressie in de primaire populatie-analyse (OAK)
a Gestratificeerde HR voor ITT en TC of IC ≥ 1%. Niet-gestratificeerde HR voor andere subgroepen.
Een verbetering van de OS werd waargenomen met atezolizumab vergeleken met docetaxel bij zowel patiënten met niet-plaveiselcel-NSCLC (HR van 0,73; 95%-BI: 0,60 ; 0,89; mediane OS van 15,6 versus 11,2 maanden voor respectievelijk atezolizumab en docetaxel) en patiënten met plaveiselcel-NSCLC (HR van 0,73; 95%-BI: 0,54 ; 0,98; mediane OS van 8,9 versus 7,7 maanden voor respectievelijk atezolizumab en docetaxel). De waargenomen verbetering in OS was consistent voor alle patiëntensubgroepen, waaronder degenen met hersenmetastasen op baseline (HR 0,54; 95%-BI: 0,31 ; 0,94; mediane OS van 20,1 versus 11,9 maanden voor respectievelijk atezolizumab en docetaxel) en patiënten die nooit roker zijn geweest (HR van 0,71; 95%-BI: 0,47 ; 1,08; mediane OS van 16,3 versus 12,6 maanden voor respectievelijk atezolizumab en docetaxel). Echter, patiënten met EGFR-mutaties toonden geen verbetering van de OS met atezolizumab vergeleken met docetaxel (HR 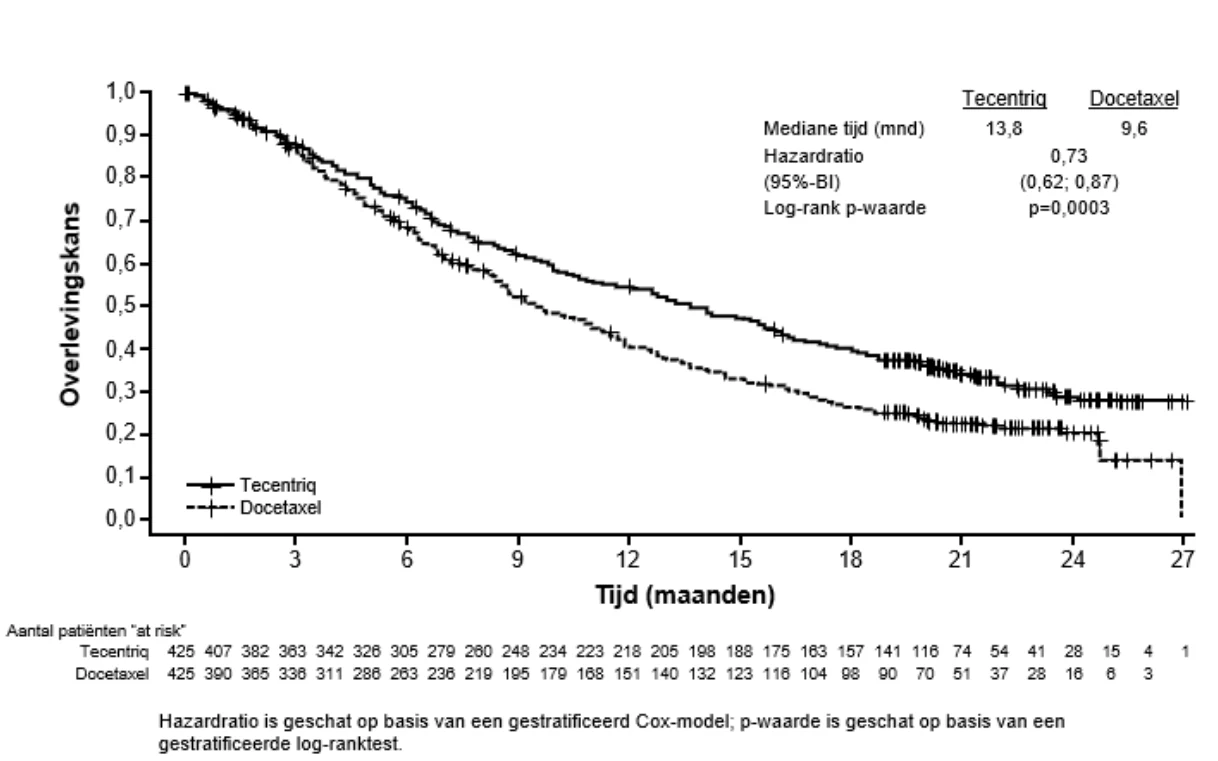
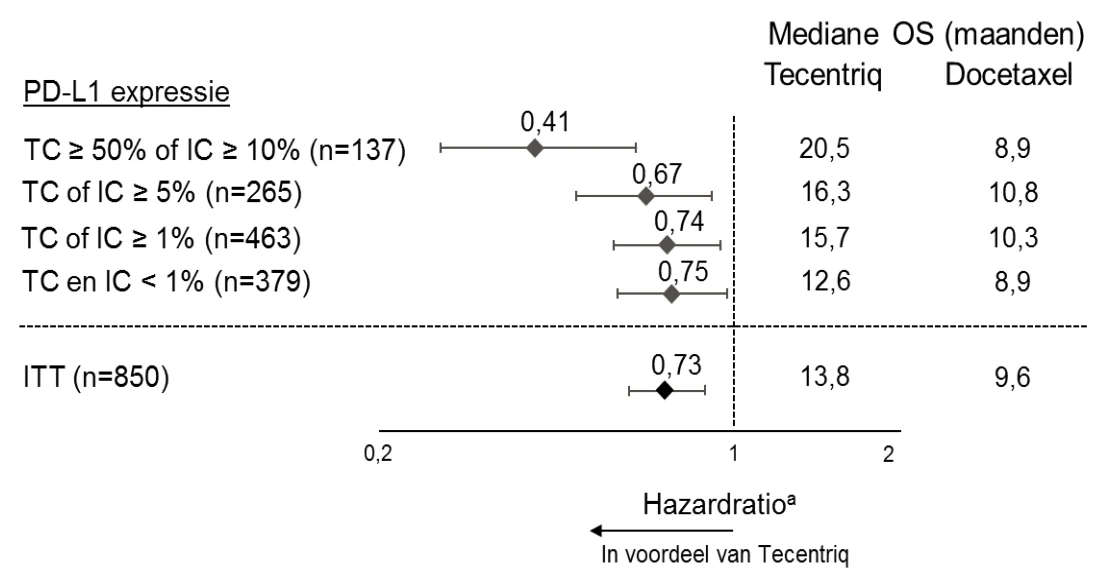 van 1,24; 95%-BI: 0,71 ; 2,18; mediane OS van 10,5 versus 16,2 maanden voor respectievelijk atezolizumab en docetaxel).
Met atezolizumab werd er een verlenging van de tijd tot verslechtering van de door patiënten gerapporteerde pijn op de borst, zoals gemeten met de EORTC QLQ-LC13, waargenomen vergeleken met docetaxel (HR van 0,71; 95%-BI: 0,49 ; 1,05; mediaan werd in beide armen niet bereikt). De tijd tot verslechtering van andere longkankersymptomen (d.w.z. hoesten, dyspneu en arm- / schouderpijn), zoals gemeten met de EORTC QLQ-LC13, was vergelijkbaar tussen atezolizumab en docetaxel. Deze resultaten moeten met voorzichtigheid worden geïnterpreteerd vanwege het open-label design van het onderzoek.
POPLAR (GO28753): Gerandomiseerd fase II-onderzoek bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC die eerder zijn behandeld met chemotherapie
Een multicenter, internationaal, gerandomiseerd, open-label, gecontroleerd, fase II-onderzoek, POPLAR, werd uitgevoerd bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC die progressie vertoonden tijdens of na een platina-bevattende behandeling, ongeacht PD-L1 expressie. Het primaire werkzaamheidseindpunt was OS. In totaal werden 287 patiënten 1:1 gerandomiseerd naar ofwel atezolizumab (1.200 mg, elke 3 weken toegediend via intraveneuze infusie tot verlies van klinisch voordeel) of docetaxel (75 mg/m2 toegediend via intraveneuze infusie op dag 1 van een 3-wekelijkse cyclus tot ziekteprogressie). Randomisatie werd gestratificeerd naar PD-L1-expressiestatus op IC, voor het aantal eerdere chemotherapiebehandelingen en voor histologie. Een aangepaste analyse bij in totaal 200 waargenomen sterfgevallen en een mediane overlevingsfollow-up van 22 maanden toonde een mediane OS aan van 12,6 maanden bij patiënten behandeld met atezolizumab versus 9,7 maanden bij patiënten behandeld met docetaxel (HR van 0,69; 95%-BI: 0,52 ; 0,92). ORR was 15,3% versus 14,7% en de mediane DOR was 18,6 maanden versus 7,2 maanden voor respectievelijk atezolizumab versus docetaxel.
Kleincellig longcarcinoom
IMpower133 (GO30081): Gerandomiseerd fase I/III-onderzoek bij patiënten met extensive-stage SCLC in combinatie met carboplatine en etoposide, die niet eerder zijn behandeld met chemotherapie
Een gerandomiseerd, multicenter, dubbelblind, placebo-gecontroleerd, fase I/III-onderzoek, IMpower133, werd uitgevoerd om de werkzaamheid en veiligheid te beoordelen van atezolizumab in combinatie met carboplatine en etoposide bij patiënten met ES-SCLC, die niet eerder zijn behandeld met chemotherapie.
Patiënten werden uitgesloten van onderzoek als zij: actieve of onbehandelde CZS-metastasen hadden; een voorgeschiedenis hadden van auto-immuunziekte; een levend verzwakt vaccin binnen 4 weken voor randomisatie hadden gekregen; systemische immuunsuppressiva binnen 1 week voor randomisatie hadden gekregen. Tumorbepalingen werden in de eerste 48 weken na elke 6 weken uitgevoerd vanaf cyclus 1, dag 1, en daarna na elke 9 weken. Bij patiënten die voldeden aan de vastgestelde criteria en die toestemming gaven om doorbehandeld te worden na ziekteprogressie, werden na elke 6 weken tumorbepalingen uitgevoerd tot het staken van de behandeling.
In totaal werden 403 patiënten geïncludeerd en gerandomiseerd (1:1) naar een van de behandelkuren beschreven in tabel 18. De randomisatie werd gestratificeerd naar geslacht, ECOG-score en de aanwezigheid van hersenmetastasen.
Tabel 18: Intraveneuze behandelkuren (IMpower133)
Behandelregime Inductie
(Vier cycli van 21 dagen)
Onderhoud (Cycli van 21 dagen)
A atezolizumab (1.200 mg)a + carboplatine (AUC 5)b +
etoposide (100 mg/m2)b,c atezolizumab (1.200 mg) a
B placebo + carboplatine (AUC 5)b + etoposide
(100 mg/m2)b,c placebo a Atezolizumab werd gegeven tot aan verlies van klinisch voordeel zoals beoordeeld door de onderzoeker b Carboplatine en etoposide werden toegediend tot aan voltooiing van 4 cycli, of ziekteprogressie, of onaanvaardbare toxiciteit, wat het eerst optrad
c Etoposide werd op dag 1, 2 en 3 van elke cyclus gegeven
De demografische en ziektekenmerken op baseline van de studiepopulatie waren vergelijkbaar tussen de behandelarmen. De mediane leeftijd was 64 jaar (bereik: 26 tot 90 jaar), waarbij 10% van de patiënten ≥ 75 jaar waren. De meerderheid van de patiënten was man (65%), wit (80%) en 9% had hersenmetastasen en de meeste patiënten waren rokers of hadden gerookt (97%). De ECOG-score op baseline was 0 (35%) of 1 (65%).
Op het moment van de primaire analyse hadden de patiënten een mediane overlevingsfollow-up van 13,9 maanden. Een statistisch significante verbetering in OS werd gezien bij atezolizumab in combinatie met carboplatine en etoposide ten opzichte van de controle-arm (HR van 0,70; 95%-BI: 0,54; 0,91 ; mediane OS van 12,3 maanden versus 10,3 maanden). In de exploratieve finale OS-analyse met een langere follow-up (mediaan: 22.9 maanden), was de mediane OS voor beide armen relatief onveranderd ten opzichte van de primaire OS-interimanalyse. De resultaten van de primaire analyse voor PFS, ORR en DOR alsook de exploratieve finale OS-analyse, staan samengevat in tabel 19. De Kaplan-Meier-curven voor OS en PFS staan in figuur 17 en 18. Er zijn te weinig gegevens van patiënten met hersenmetastasen om conclusies over deze populatie te kunnen trekken.
Tabel 19: Overzicht van de werkzaamheid (IMpower133)
Belangrijkste eindpunten Arm A
(Atezolizumab +
carboplatine + etoposide)
Arm B
(Placebo + carboplatine
+ etoposide) Co-primaire eindpunten OS-analyse* n = 201 n = 202 Aantal sterfgevallen (%) 142 (70,6%) 160 (79,2%) Mediane tijd tot voorvallen (maanden) 12,3 10,3 95%-BI (10,8; 15,8) (9,3; 11,3) Gestratificeerde hazardratio‡ (95%-BI) 0,76 (0,60; 0,95) p-waarde 0,0154*** OS na 12 maanden (%) 51,9 39,0 Door de onderzoeker beoordeelde PFS (RECIST
v1.1)** n = 201 n = 202
Aantal voorvallen (%) 171 (85,1%) 189 (93,6%) Mediane duur van PFS (maanden) 5,2 4,3 95%-BI (4,4; 5,6) (4,2; 4,5) Gestratificeerde hazardratio‡ (95%-BI) 0,77 (0,62; 0,96) p-waarde 0,0170 PFS na 6 maanden (%)
PFS na 12 maanden (%)
30,9
12,6
22,4
5,4
Overige eindpunten Door de onderzoeker beoordeelde ORR (RECIST
v1.1)** ^
n = 201 n = 202
Aantal responders (%) 121 (60,2%) 130 (64,4%) 95%-BI (53,1; 67,0) (57,3; 71,0) Aantal met complete respons (%) 5 (2,5%) 2 (1,0%) Aantal met gedeeltelijke respons (%) 116 (57,7%) 128 (63,4%) Door de onderzoeker beoordeelde DOR (RECIST
v1.1)** ^
n = 121 n = 130
Mediaan in maanden 4,2 3,9 95%-BI (4,1; 4,5) (3,1; 4,2) PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1.; BI=betrouwbaarheidsinterval; ORR=objectief responspercentage; DOR=responsduur; OS=totale overleving ‡ Gestratificeerd naar geslacht en ECOG-score
* Exploratieve finale OS-analyse bij klinische cut-off op 24 januari 2019
** PFS-, ORR- en DOR-analyse bij klinische cut-off op 24 april 2018
*** Alleen voor beschrijvende doeleinden
^ Bevestigde ORR en DoR zijn exploratieve eindpunten
Figuur 17: Kaplan-Meier-curve voor totale overleving (IMpower133)
Figuur 18: Kaplan-Meier-curve voor progressievrije overleving (IMpower133)
Triple-negatieve borstkanker
IMpassion130 (WO29522): gerandomiseerd fase III-onderzoek bij patiënten met lokaal gevorderd of gemetastaseerd TNBC die niet eerder behandeld zijn voor gemetastaseerde ziekte.
Een dubbelblind, twee-armig, multicenter, internationaal, gerandomiseerd, placebogecontroleerd fase III-onderzoek, IMpassion130, werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab in combinatie met nab-paclitaxel te bepalen bij patiënten met inoperabel lokaal gevorderd of 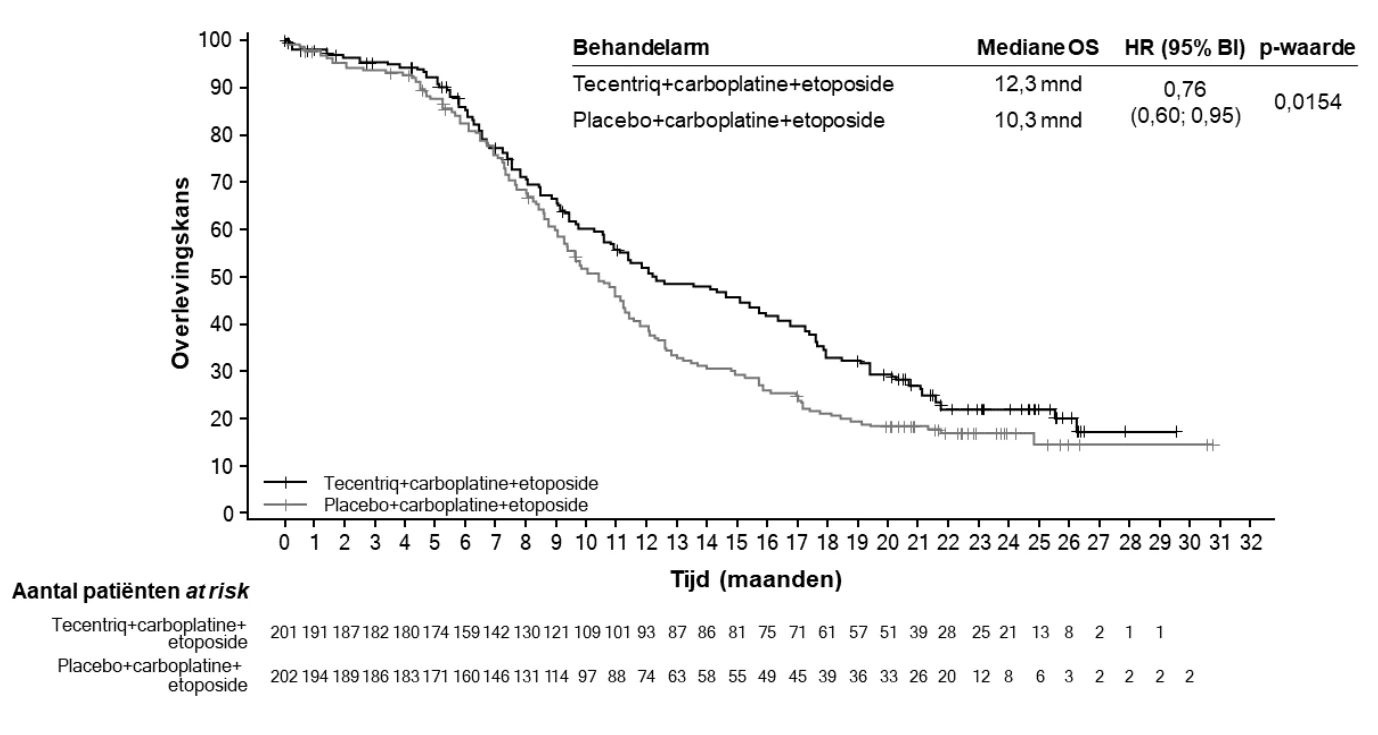
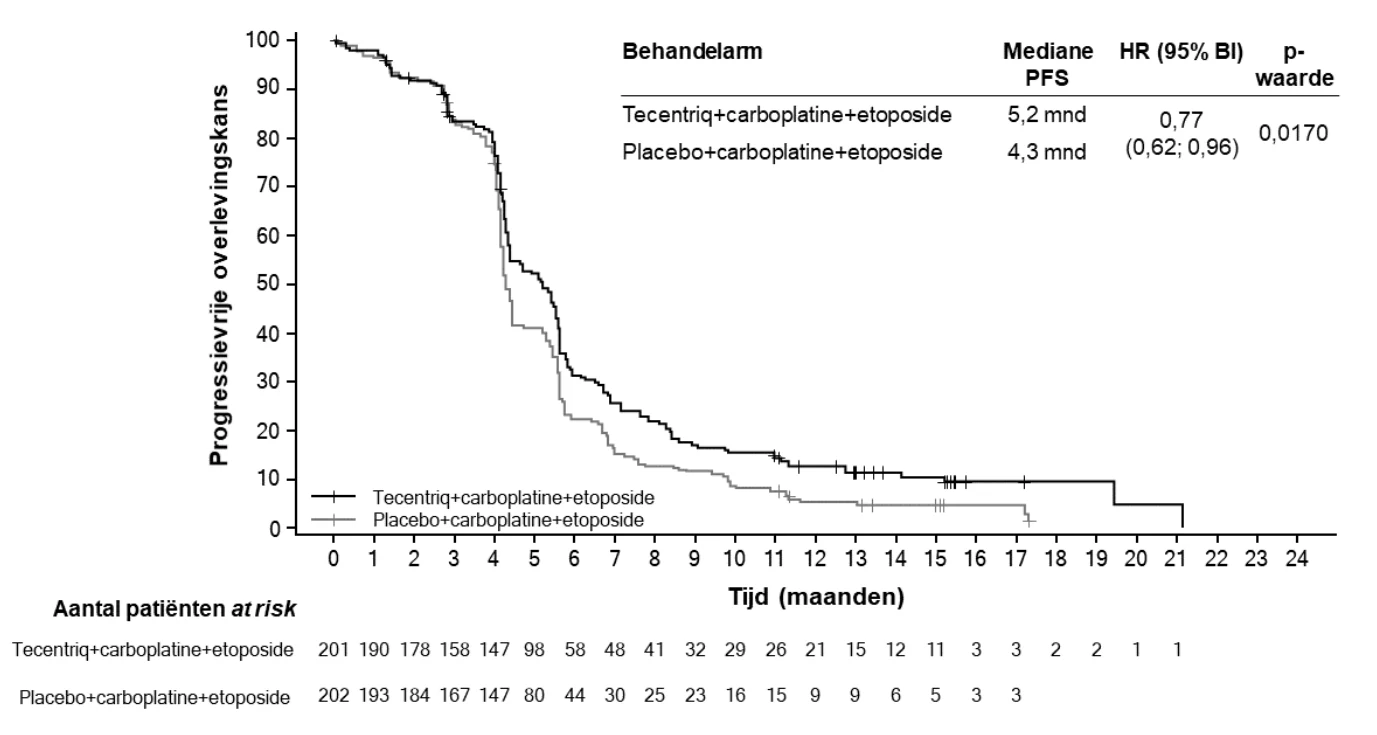 gemetastaseerd TNBC die niet eerder chemotherapie hadden ontvangen voor gemetastaseerde ziekte. Patiënten moesten in aanmerking komen voor monotherapie met een taxaan (d.w.z. afwezigheid van snelle klinische progressie, levensbedreigende viscerale metastasen of noodzaak voor snelle symptoom- en/of ziektebestrijding) en werden uitgesloten van deelname wanneer ze: eerdere chemotherapie in de neoadjuvante of adjuvante setting hadden ontvangen in de laatste 12 maanden; een voorgeschiedenis hadden van auto-immuunziekte; een levend verzwakt vaccin binnen 4 weken voor randomisatie hadden gekregen; systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voor randomisatie toegediend hadden gekregen; onbehandelde, symptomatische of corticosteroïdafhankelijke hersenmetastasen hadden. Tumorbepalingen werden na dag 1 van cyclus 1 om de 8 weken (±1 week) uitgevoerd in de eerste 12 maanden en daarna om de 12 weken (±1 week).
In totaal namen 902 patiënten deel aan het onderzoek en zij werden gestratificeerd naar aanwezigheid van levermetastasen, eerdere behandeling met een taxaan en naar PD-L1-expressiestatus in tumorinfiltrerende immuuncellen (IC) (PD-L1 aangekleurd op tumorinfiltrerende immuuncellen [IC] < 1% van het tumoroppervlak versus ≥ 1% van het tumoroppervlak) zoals aangetoond door middel van de VENTANA PD-L1 [SP142]-test.
Patiënten werden gerandomiseerd naar atezolizumab 840 mg of placebo via intraveneuze infusie op dag 1 en 15 van elke 28-dagencyclus, plus nab-paclitaxel (100 mg/m2) via intraveneuze infusie op dag 1, 8 en 15 van elke 28-dagencyclus. Patiënten werden behandeld tot radiografische ziekteprogressie volgens RECIST v1.1 of onaanvaardbare toxiciteit. De behandeling met atezolizumab kon worden voortgezet wanneer nab-paclitaxel was gestopt vanwege onaanvaardbare toxiciteit. In elke behandelarm was het mediane aantal behandelingscycli 7 voor atezolizumab en 6 voor nab-paclitaxel.
De demografische gegevens en ziektekenmerken op baseline van de onderzoekspopulatie waren vergelijkbaar tussen de behandelarmen. De meeste patiënten waren vrouw (99,6%), 67,5% was wit en 17,8% was Aziatisch. De mediane leeftijd was 55 jaar (bereik: 20 tot 86 jaar). De ECOG-score op baseline was 0 (58,4%) of 1 (41,3%). In totaal had 41% van de geïncludeerde patiënten een PD-L1-expressie ≥ 1%, had 27% levermetastasen en had 7% asymptomatische hersenmetastasen op baseline. Ongeveer de helft van de patiënten had eerder een taxaan (51%) of een anthracycline (54%) ontvangen in de (neo)adjuvante setting. De demografische gegevens en ziektekenmerken op baseline bij patiënten met een PD-L1-expressie ≥ 1% waren over het algemeen representatief voor de bredere onderzoekspopulatie.
De co-primaire werkzaamheidseindpunten waren onder andere door de onderzoeker beoordeelde progressievrije overleving (PFS) in de ITT-populatie en bij patiënten met een PD-L1-expressie ≥ 1% volgens RECIST v1.1, alsook de totale overleving (OS) in de ITT-populatie en bij patiënten met een PD-L1-expressie ≥ 1%. Secundaire werkzaamheidseindpunten waren objectief responspercentage (ORR) en responsduur (DOR) volgens RECIST v1.1.
De IMpassion130-resultaten van de PFS, ORR en DOR bij patiënten met een PD-L1-expressie ≥ 1% op het moment van de finale analyse voor PFS, met een mediane overlevingsfollow-up van 13 maanden, zijn samengevat in tabel 20 en een Kaplan-Meier-curve voor PFS in figuur 19. Er was geen verbetering in PFS bij patiënten met een PD-L1-expressie < 1% wanneer atezolizumab werd toegevoegd aan nab-paclitaxel (HR van 0,94; 95%-BI: 0,78; 1,13).
De finale analyse van de OS is uitgevoerd bij patiënten met PD-L1-expressie ≥ 1% met een mediane follow-up van 19,12 maanden. Resultaten van de OS zijn weergegeven in tabel 20 en een Kaplan-Meier-curve in figuur 20. Er was geen verbetering in OS bij patiënten met een PD-L1-expressie < 1% wanneer atezolizumab werd toegevoegd aan nab-paclitaxel (HR van 1,02; 95%-BI: 0,84; 1,24).
Exploratieve subgroepanalyses werden uitgevoerd bij patiënten met een PD-L1-expressie ≥ 1%, om voorafgaande (neo)adjuvante behandeling, BRCA1/2-mutatie en asymptomatische hersenmetastasen op baseline te onderzoeken.
De hazardratio van de primaire (finale) PFS was 0,79 en die van de finale OS was 0,77 bij patiënten die voorafgaande (neo)adjuvante behandeling hadden gekregen (n = 242), terwijl bij patiënten die voorafgaand geen (neo)adjuvante behandeling hadden gekregen (n = 127) de hazardratio van de primaire (finale) PFS 0,44 was en die van de finale OS 0,54 was.
Van de 614 patiënten die getest waren in onderzoek IMpassion130, hadden er 89 (15%) een pathogene BRCA1/2-mutatie. Van de subgroep met PD-L1+/BRCA1/2-mutatie kregen 19 patiënten atezolizumab plus nab-paclitaxel en 26 patiënten placebo plus nab-paclitaxel. Op basis van de exploratieve analyse en met inachtneming van de kleine steekproefgrootte, lijkt de aanwezigheid van een BRCA1/2-mutatie niet van invloed te zijn op de klinische werking van atezolizumab en nab-paclitaxel bij PFS.
Bij patiënten met asymptomatische hersenmetastasen op baseline was er geen bewijs voor de werkzaamheid, alhoewel het een klein aantal behandelde patiënten betrof. De mediane PFS was 2,2 maanden in de atezolizumab plus nab-paclitaxel-arm (n = 15) vergeleken met 5,6 maanden in de placebo plus nab-paclitaxel-arm (n = 11) (HR 1,40; 95%-BI 0,57;3,44).
Tabel 20: Samenvatting van de werkzaamheid bij patiënten met een PD-L1-expressie ≥ 1% (IMpassion130)
| Belangrijkste werkzaamheidseindpunten | Atezolizumab + nab-paclitaxel | Placebo + nab-paclitaxel | ||||||
| Primaire werkzaamheidseindpunten n = 185 n = 184 | ||||||||
Door de onderzoeker beoordeelde PFS (RECIST v1.1) – primaire analyse3 Aantal voorvallen (%) 138 (74,6%) 157 (85,3%) Mediane duur van PFS (maanden) 7,5 5,0 95%-BI (6,7; 9,2) (3,8; 5,6) Gestratificeerde hazardratio‡ (95%-BI) 0,62 (0,49; 0,78) p-waarde1 < 0,0001 PFS na 12 maanden (%) 29,1 16,4 | ||||||||
Door de onderzoeker beoordeelde PFS (RECIST v1.1) – bijgewerkte exploratieve analyse4 Aantal voorvallen (%) 149 (80,5%) 163 (88,6%) Mediane duur van PFS (maanden) 7,5 5,3 95%-BI (6,7; 9,2) (3,8; 5,6) Gestratificeerde hazardratio‡ (95%-BI) 0,63 (0,50-0,80) < 0,0001 p-waarde1 PFS na 12 maanden (%) 30,3 17,3 | ||||||||
OS1,2,5 Aantal sterfgevallen (%) 120 (64,9%) 139 (75,5%) Mediane tijd tot voorvallen (maanden) 25,4 17,9 95%-BI (19,6; 30,7) (13,6; 20,3) Gestratificeerde hazardratio‡ (95%-BI) 0,67 (0,53; 0,86) | ||||||||
| Secundaire en exploratieve eindpunten | ||||||||
Door de onderzoeker beoordeelde ORR (RECIST v1.1)3 n = 185 n = 183 Aantal responders (%) 109 (58,9%) 78 (42,6%) 95%-BI (51,5; 66,1) (35,4; 50,1) Aantal met complete respons (%) 19 (10,3%) 2 (1,1%) Aantal met gedeeltelijke respons (%) 90 (48,6%) 76 (41,5%) Aantal met stabiele ziekte (%) 38 (20,5%) 49 (26,8%) | ||||||||
Door de onderzoeker beoordeelde DOR3 n = 109 n = 78 Mediaan in maanden 8,5 5,5 95%-BI (7,3; 9,7) (3,7; 7,1) | ||||||||
- 1. Gebaseerd op de gestratificeerde log-ranktest.
- 2. Vergelijkingen van de OS tussen de behandelarmen bij patiënten met een PD-L1-expressie ≥ 1% zijn niet formeel getest volgens de vooraf vastgestelde hiërarchie van de analyse.
- 3. Volgens de finale analyse van de PFS, ORR, DOR en eerste interimanalyse van de OS bij klinische cut-off op 17 april 2018.
- 4. Volgens exploratieve analyse van de PFS bij klinische cut-off op 2 januari 2019.
- 5. Volgens de finale analyse van de OS bij klinische cut-off op 14 april 2020.
‡ Gestratificeerd naar aanwezigheid van levermetastasen en eerdere behandeling met een taxaan. PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1.; BI=betrouwbaarheidsinterval; ORR=objectief responspercentage; DOR=responsduur; OS=totale overleving, NI=niet in te schatten
Figuur 19: Kaplan-Meier-curve voor PFS bij patiënten met een PD-L1-expressie ≥ 1% (IMpassion130)
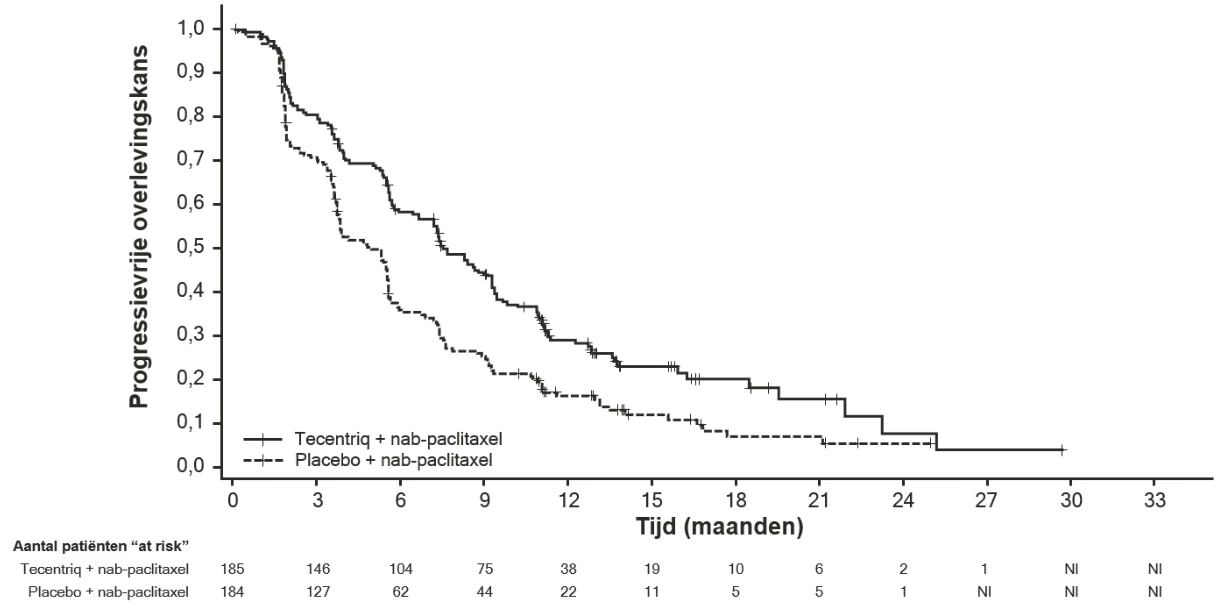
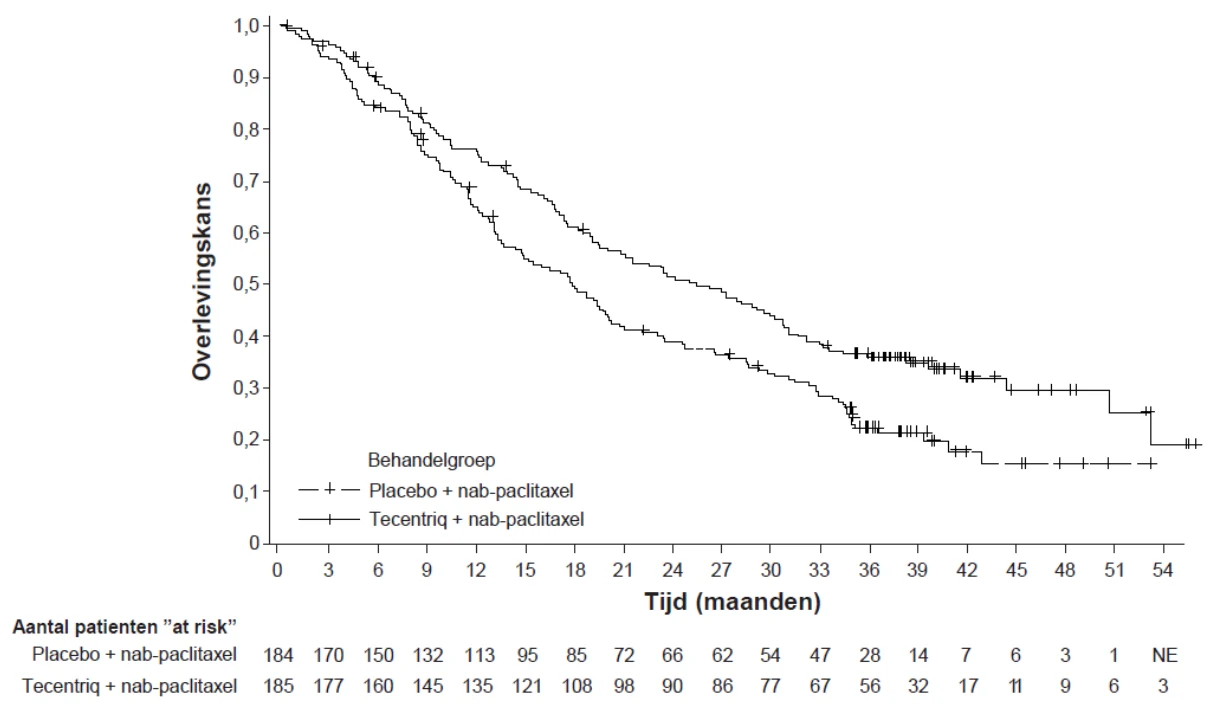
Figuur 20: Kaplan-Meier-curve voor OS bij patiënten met een PD-L1-expressie ≥ 1% (IMpassion130)
De tijd tot verslechtering (een aanhoudende afname van ≥ 10 punten ten opzichte van de score op baseline) van de door de patiënt gerapporteerde algehele
gezondheidstoestand/gezondheidsgerelateerde kwaliteit van leven, gemeten met de EORTC QLQ-C30, was vergelijkbaar in elke behandelingsgroep. Dit geeft aan dat alle patiënten hun HRQoL op baseline voor een vergelijkbare periode behielden.
Hepatocellulair carcinoom
IMbrave150 (YO40245): Gerandomiseerd fase III-onderzoek in combinatie met bevacizumab bij patiënten met inoperabel HCC die niet eerder zijn behandeld met systemische therapie
Een gerandomiseerd, multicenter, internationaal, open-label fase III-onderzoek, IMbrave150, werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab, in combinatie met bevacizumab, te onderzoeken bij patiënten met lokaal gevorderd of gemetastaseerd en/of inoperabel HCC, die niet eerder zijn behandeld met systemische therapie. In totaal werden 501 patiënten gerandomiseerd (2:1) naar een behandeling met atezolizumab (1.200 mg) en 15 mg/kg lichaamsgewicht bevacizumab, toegediend als intraveneuze infusie elke drie weken, of sorafenib 400 mg tweemaal daags oraal. Randomisatie werd gestratificeerd naar geografische regio, macrovasculaire invasie en/of extrahepatische uitzaaiing, α-foetoproteïne (AFP) op baseline en ECOG-score. In beide armen kregen de patiënten de behandeling tot verlies van klinisch voordeel of het ontstaan van onaanvaardbare toxiciteit. Patiënten mochten de behandeling met atezolizumab of bevacizumab stoppen (bijv. vanwege bijwerkingen) en de behandeling voortzetten met een van de middelen alleen tot verlies van klinisch voordeel of het ontstaan van onaanvaardbare toxiciteit vanwege dat ene middel.
In het onderzoek werden volwassenen bij wie de ziekte niet gevoelig was voor of progressie vertoonde na operatie en/of locoregionale therapie, geïncludeerd met Child-Pugh A en ECOG-score 0/1 die niet eerder waren behandeld met systemische therapie. Bij bevacizumab is bloeding (waaronder fatale gevallen) een bekende bijwerking en bij patiënten met HCC is bloeding in het bovenste deel van het maagdarmstelsel een vaak voorkomende en levensbedreigende complicatie. De patiënten moesten daarom in de 6 maanden voorafgaand aan de behandeling worden beoordeeld op aanwezigheid van varices. Ze werden uitgesloten van deelname als ze in de 6 maanden voorafgaand aan de behandeling een varicesbloeding hadden, onbehandelde of onvolledig behandelde varices hadden met bloeding of een hoog risico op bloeding. Bij patiënten met actieve hepatitis B was een HBV DNA < 500 IE/ml in de 28 dagen voorafgaand aan het starten met de onderzoeksbehandeling vereist en een standaard anti-HBV-behandeling van ten minste 14 dagen voorafgaand aan deelname aan het onderzoek en gedurende het onderzoek.
Patiënten werden ook van deelname uitgesloten bij matige of ernstige ascites, een voorgeschiedenis van hepatische encefalopathie, een bekend fibrolamellaire HCC, sarcoïd HCC, gemengd cholangiocarcinoom met HCC, een actieve co-infectie van HBV met HCV, een voorgeschiedenis van auto-immuunziekte, toediening van een levend verzwakt vaccin binnen 4 weken voor randomisatie, toediening van systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voor deelname, of onbehandelde of corticosteroïdafhankelijke hersenmetastasen. Tumorbepalingen werden in de eerste 54 weken om de 6 weken vanaf dag 1 van cyclus 1, en daarna om de 9 weken uitgevoerd.
De demografische gegevens en ziektekenmerken op baseline van de onderzoekspopulatie waren goed vergelijkbaar tussen de twee behandelarmen. De mediane leeftijd was 65 jaar (bereik: 26 tot 88 jaar) en 83% was man. De meerderheid van de patiënten was Aziatisch (57%) en wit (35%). Er kwam 40% uit Azië (uitgezonderd Japan) terwijl 60% uit de rest van de wereld kwam. Ongeveer 75% van de patiënten had een macrovasculaire invasie en/of extrahepatische uitzaaiing, 37% had een AFP van ≥ 400 ng/ml op baseline en de ECOG-score was 0 (62%) of 1 (38%) op baseline. De primaire risicofactoren voor de ontwikkeling van HCC waren hepatitis B-infectie bij 48% van de patiënten, hepatitis C-infectie bij 22% van de patiënten en nonvirale infecties bij 31% van de patiënten. Bij 82% van de patiënten werd HCC gecategoriseerd als Barcelona Clinic Liver Cancer (BCLC)-stadium C, bij 16% van de patiënten als stadium B en bij 3% van de patiënten als stadium A.
De coprimaire werkzaamheidseindpunten waren OS en PFS beoordeeld door een IRF volgens RECIST v1.1. Op het moment van de primaire analyse was de mediane overlevingsfollow-up 8,6 maanden. De gegevens lieten een statistisch significante verbetering van OS en IRF-beoordeelde PFS volgens RECIST v1.1 zien met atezolizumab + bevacizumab ten opzichte van sorafenib. Ook werd een statistisch significante verbetering gezien in het IRF-bevestigde objectieve responspercentage (ORR) volgens RECIST v1.1 en de gemodificeerde RECIST (mRECIST) voor HCC. De belangrijkste resultaten van de primaire analyse zijn samengevat in tabel 21.
Een aangepaste beschrijvende werkzaamheidsanalyse werd uitgevoerd bij een mediane overlevingsfollow-up van 15,6 maanden. De mediane OS was 19,2 maanden (95%-BI: 17,0; 23,7) in de atezolizumab + bevacizumab-arm versus 13,4 maanden (95%-BI: 11,4; 16,9) in de sorafenib-arm, met een HR van 0,66 (95%-BI: 0,52; 0,85). De mediane PFS beoordeeld door een IRF volgens RECIST v1.1 was 6,9 maanden (95%-BI: 5,8; 8,6) in de atezolizumab + bevacizumab-arm versus 4,3 maanden (95%-BI: 4,0; 5,6) in de sorafenib-arm, met een HR van 0,65 (95%-BI: 0,53; 0,81). De ORR beoordeeld door een IRF volgens RECIST v1.1 was 29,8% (95%-BI: 24,8; 35,0) in de atezolizumab + bevacizumab-arm en 11,3% (95%-BI: 6,9; 17,3) in de sorafenib-arm. De mediane responsduur (DOR) beoordeeld door een IRF volgens RECIST v1.1 bij bevestigde responders was 18,1 maanden (95%-BI: 14,6; NI) in de atezolizumab + bevacizumab-arm versus 14,9 maanden (95%-BI: 4,9; 17,0) in de sorafenib-arm.
In figuur 21 en 22 worden de Kaplan-Meier-curves voor respectievelijk OS (aangepaste analyse) en PFS (primaire analyse) weergegeven.
Tabel 21: Overzicht van de werkzaamheid (IMbrave150 primaire analyse)
Belangrijkste eindpunten Atezolizumab +Bevacizumab Sorafenib
OS n = 336 n = 165 Aantal sterfgevallen (%) 96 (28,6%) 65 (39,4%) Mediane tijd tot voorvallen (maanden) NI 13,2 95%-BI (NI; NI) (10,4; NI) Gestratificeerde hazardratio‡ (95%-BI) 0,58 (0,42; 0,79) p-waarde1 0,0006 OS na 6 maanden (%) 84,8% 72,3% IRF-beoordeelde PFS, RECISTv1.1 n = 336 n = 165
Aantal voorvallen (%) 197 (58,6%) 109 (66,1%) Mediane duur van PFS (maanden) 6,8 4,3 95%-BI (5,8; 8,3) (4,0; 5,6) Gestratificeerde hazardratio‡ (95%-BI) 0,59 (0,47; 0,76) p-waarde1 < 0,0001 PFS na 6 maanden 54,5% 37,2% IRF-beoordeelde ORR, RECISTv1.1 n = 326 n = 159 Aantal bevestigde responders (%) 89 (27,3%) 19 (11,9%) 95%-BI (22,5; 32,5) (7,4; 18,0) p-waarde2 < 0,0001 Aantal met complete respons (%) 18 (5,5%) 0 Aantal met gedeeltelijke respons (%) 71 (21,8%) 19 (11,9%) Aantal met stabiele ziekte (%) 151 (46,3%) 69 (43,4) IRF-beoordeelde DOR, RECISTv1.1 n = 89 n = 19 Mediaan in maanden NI 6,3 95%-BI (NI, NI) (4,7; NI) Bereik (maanden) (1,3+; 13,4+) (1,4+; 9,1+) IRF-beoordeelde ORR, HCC mRECIST n = 325 n = 158 Aantal bevestigde responders (%) 108 (33,2%) 21 (13,3%) 95%-BI (28,1; 38,6) (8,4; 19,6) p-waarde2 < 0,0001 Aantal met complete respons (%) 33 (10,2%) 3 (1,9%) Aantal met gedeeltelijke respons (%) 75 (23,1%) 18 (11,4%) Aantal met stabiele ziekte (%) 127 (39,1%) 66 (41,8%) Belangrijkste eindpunten Atezolizumab +Bevacizumab Sorafenib
IRF-beoordeelde DOR, HCC mRECIST n = 108 n = 21 Mediaan in maanden NI 6,3 95%-BI (NI, NI) (4,9; NI) Bereik (maanden) (1,3+; 13,4+) (1,4+; 9,1+) ‡ Gestratificeerd naar geografische regio (Azië uitgezonderd Japan vs. rest van de wereld), macrovasculaire invasie en/of extrahepatische uitzaaiing (aanwezig vs. afwezig), AFP op baseline (< 400 vs. ≥ 400 ng/ml)
1 Gebaseerd op de tweezijdige gestratificeerde log-ranktest
2 Nominale p-waarden gebaseerd op de tweezijdige Cochran-Mantel-Haenszeltest
+ Geeft een gecensureerde waarde weer
PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1.; HCC mRECIST = gemodificeerde RECIST-beoordeling voor hepatocellulaircarcinoom; BI=betrouwbaarheidsinterval; ORR=objectief responspercentage; DOR=responsduur; OS=totale overleving; NI=niet in te schatten
Figuur 21: Kaplan-Meier-curve voor OS in de ITT-populatie (IMbrave150 aangepaste analyse)
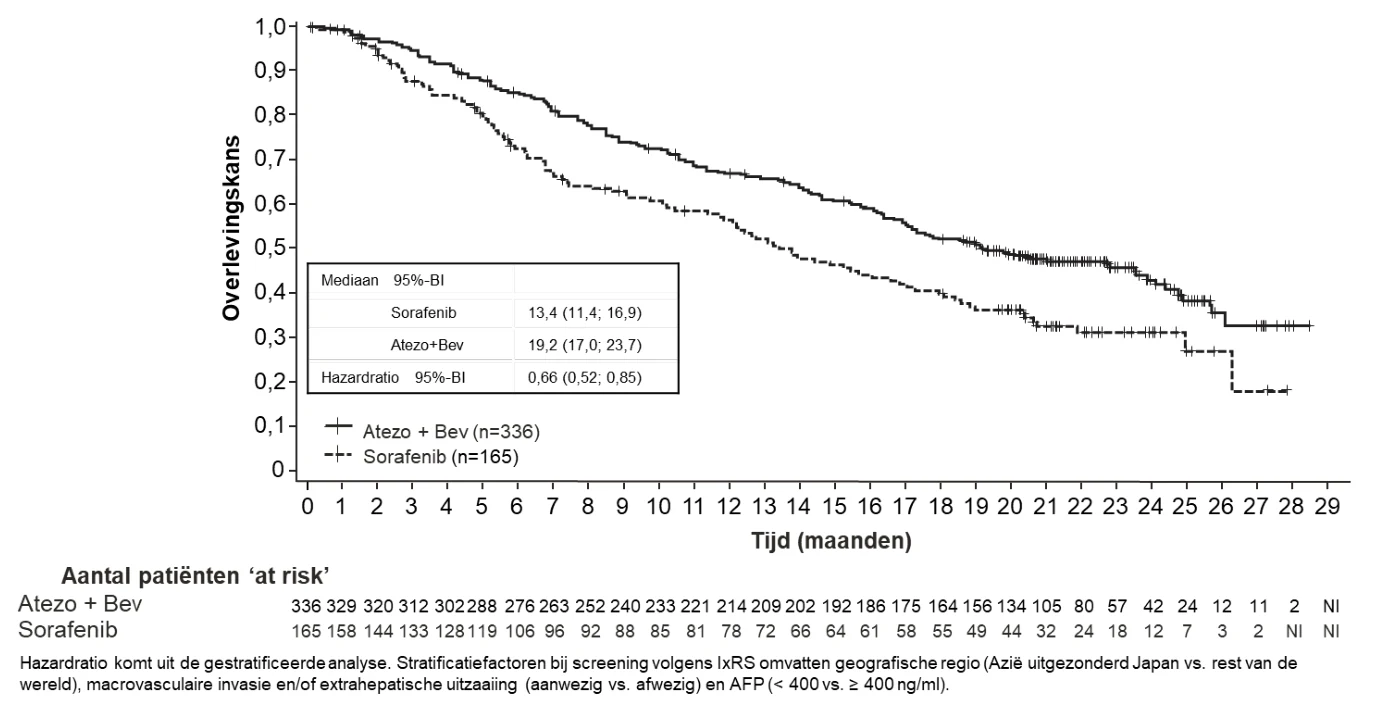
Figuur 22: Kaplan-Meier-curve voor IRF-beoordeelde PFS volgens RECIST v1.1 in de ITT-populatie (IMbrave150 primaire analyse)
Werkzaamheid bij ouderen
Er zijn geen verschillen in werkzaamheid waargenomen tussen patiënten ≥ 65 jaar en jongere patiënten die atezolizumab-monotherapie ontvingen. In onderzoek IMpower150 werd een leeftijd van ≥ 65 jaar geassocieerd met een verminderd effect van atezolizumab bij patiënten die atezolizumab in combinatie met carboplatine en paclitaxel ontvingen.
In onderzoeken IMpower150, IMpower133 en IMpower110 zijn er te weinig gegevens van patiënten ≥ 75 jaar om conclusies over deze populatie te kunnen trekken.
Pediatrische patiënten
Een vroege fase, multicenter, open-label onderzoek werd uitgevoerd bij pediatrische patiënten (< 18 jaar oud, n = 69) en jongvolwassen patiënten (18-30 jaar oud, n = 18) met zowel recidiverende of progressieve solide tumoren als Hodgkin- en non-Hodgkinlymfoom, om de veiligheid en farmacokinetiek van atezolizumab te beoordelen. Patiënten werden intraveneus behandeld met 15 mg/kg lichaamsgewicht atezolizumab elke 3 weken (zie rubriek 5.2).
5.2 Farmacokinetische eigenschappen
Blootstelling aan atezolizumab nam dosisproportioneel toe binnen het dosisbereik van 1 mg/kg lichaamsgewicht tot 20 mg/kg lichaamsgewicht, inclusief de vaste dosis van 1.200 mg die elke 3 weken werd toegediend. Een populatie-analyse met 472 patiënten beschreef de farmacokinetiek van atezolizumab in het dosisbereik van 1 tot 20 mg/kg lichaamsgewicht met een lineair tweecompartimenten verdelingsmodel met eliminatiekinetiek van de eerste orde. De
| farmacokinetische eigenschappen van intraveneus toegediend atezolizumab van 840 mg elke 2 weken, | ||
| 1.200 mg elke 3 weken en 1.680 mg elke 4 weken zijn gelijk; met deze drie toedieningsschema’s | ||
| worden naar verwachting vergelijkbare totale blootstellingen behaald. | ||
Een populatiefarmacokinetische (PK)-analyse suggereert dat steady-state bereikt wordt na 6 tot 9 weken van meervoudige dosering. De systemische accumulatie van de oppervlakte onder de curve (AUC), maximale concentratie en dalconcentratie was respectievelijk 1,91-, 1,46- en 2,75-voudig.
Absorptie
Atezolizumab wordt toegediend als een intraveneuze infusie. 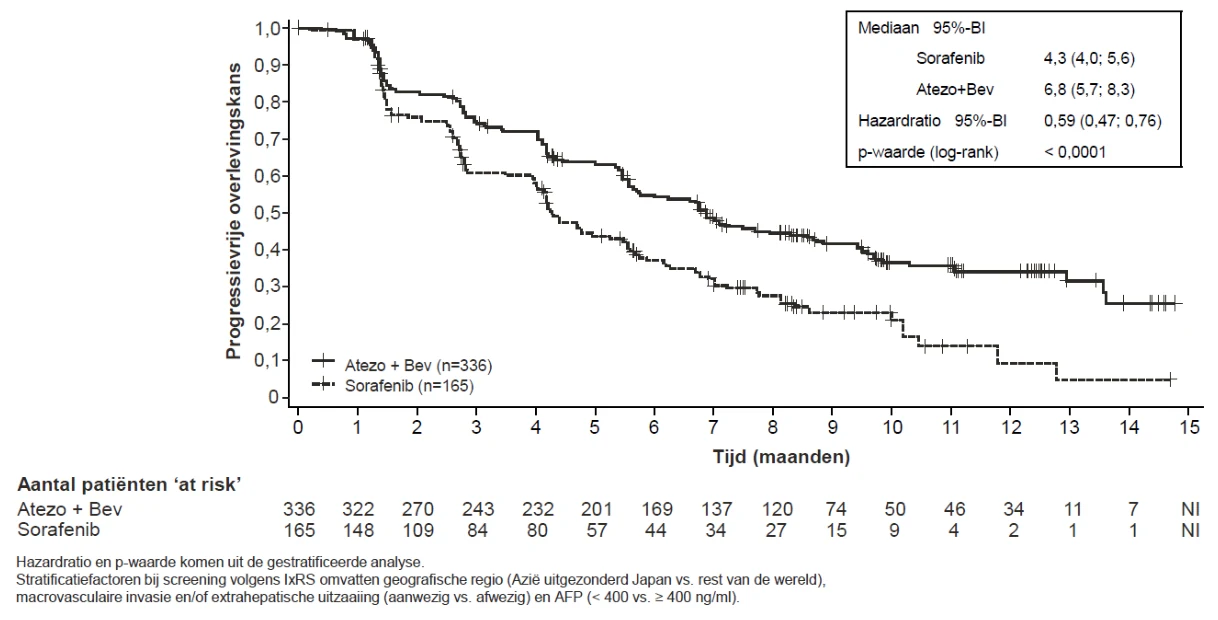
Distributie
Een populatie-PK-analyse geeft aan dat het distributievolume in het centrale compartiment 3,28 l is en dat het volume bij steady-state 6,91 l is bij een doorsnee patiënt.
Biotransformatie
Het metabolisme van atezolizumab is niet direct onderzocht. Antilichamen worden voornamelijk geklaard via katabolisme.
Eliminatie
Een populatie-PK-analyse geeft aan dat de klaring van atezolizumab 0,200 l/dag is en dat de gebruikelijke terminale eliminatiehalfwaardetijd 27 dagen is.
Speciale populaties
Op basis van een populatie-PK-analyse en blootstellings-responsanalyses hebben leeftijd (21-89 jaar), regio, etniciteit, verminderde nierfunctie, licht verminderde leverfunctie, mate van PD-L1-expressie of ECOG-score geen klinisch relevant effect op de farmacokinetiek van atezolizumab. Lichaamsgewicht, geslacht, positieve ADA-status, albuminegehalte en tumorlast hebben een statistisch significant, maar geen klinisch relevant effect op de farmacokinetiek van atezolizumab. Er worden geen dosisaanpassingen aanbevolen.
Ouderen
Er zijn geen specifieke onderzoeken uitgevoerd met atezolizumab bij oudere patiënten. Het effect van leeftijd op de farmacokinetiek van atezolizumab werd beoordeeld in een populatie-PK-analyse. Leeftijd werd niet geïdentificeerd als een significante covariant met invloed op de farmacokinetiek van atezolizumab op basis van patiënten in de leeftijd van 21-89 jaar (n = 472) met een mediane leeftijd van 62 jaar. Er is geen klinisch belangrijk verschil waargenomen in de farmacokinetiek van atezolizumab onder patiënten < 65 jaar (n = 274), patiënten tussen 65-75 jaar (n = 152) en patiënten > 75 jaar (n = 46) (zie rubriek 4.2).
Pediatrische patiënten
De farmacokinetische resultaten uit een vroege fase, multicenter, open-label onderzoek dat werd uitgevoerd bij pediatrische patiënten (< 18 jaar oud, n = 69) en jongvolwassen patiënten (18-30 jaar oud, n = 18) laten zien dat de klaring en het verdelingsvolume van atezolizumab, na normalisering van het lichaamsgewicht, vergelijkbaar waren tussen pediatrische patiënten en jongvolwassen patiënten die elke 3 weken respectievelijk 15 mg/kg lichaamsgewicht en 1.200 mg atezolizumab kregen, met een trend bij pediatrische patiënten naar lagere blootstelling bij een lager lichaamsgewicht. Deze verschillen werden niet geassocieerd met een afname van atezolizumab-concentraties onder de beoogde therapeutische concentratie. Er zijn beperkte gegevens bij kinderen < 2 jaar oud en daarom kunnen hierover geen conclusies worden getrokken.
Verminderde nierfunctie
Er zijn geen specifieke onderzoeken uitgevoerd met atezolizumab bij patiënten met verminderde nierfunctie. In een populatie-PK-analyse werden geen klinisch belangrijke verschillen gevonden in de klaring van atezolizumab bij patiënten met licht (geschatte glomerulaire filtratiesnelheid [eGFR] 60 tot 89 ml/min/1,73 m2; n = 208) of matig (eGFR 30 tot 59 ml/min/1,73 m2; n = 116) verminderde nierfunctie vergeleken met patiënten met normale nierfunctie (eGFR ≥ 90 ml/min/1,73 m2; n = 140). Er waren maar een paar patiënten met ernstig verminderde nierfunctie (eGFR 15 tot 29 ml/min/1,73 m2; n = 8) (zie rubriek 4.2). Het effect van een ernstig verminderde nierfunctie op de farmacokinetiek van atezolizumab is onbekend.
Verminderde leverfunctie
Er zijn geen specifieke onderzoeken uitgevoerd met atezolizumab bij patiënten met verminderde leverfunctie. In een populatie-PK-analyse werden geen klinisch belangrijke verschillen in de klaring van atezolizumab waargenomen tussen patiënten met licht verminderde leverfunctie (bilirubine ≤ ULN en ASAT > ULN, of bilirubine > 1,0 x tot 1,5 × ULN en elke ASAT) of matig verminderde leverfunctie (bilirubine > 1,5 x tot 3 × ULN en elke ASAT) ten opzichte van patiënten met een normale leverfunctie (bilirubine ≤ ULN en ASAT ≤ ULN). Er zijn geen gegevens van patiënten met ernstig verminderde leverfunctie (bilirubine > 3 × ULN en elke ASAT). Verminderde leverfunctie werd gedefinieerd volgens de criteria van het National Cancer Institute-Organ Dysfunction Working Group (NCI-ODWG) voor hepatische disfunctie (zie rubriek 4.2). Het effect van een ernstig verminderde leverfunctie (bilirubine > 3 × ULN en elke ASAT) op de farmacokinetiek van atezolizumab is onbekend.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Carcinogeniteit
Er zijn geen carcinogeniteitsonderzoeken uitgevoerd om het carcinogeen vermogen van atezolizumab vast te stellen.
Mutageniteit
Er zijn geen mutageniteitsonderzoeken uitgevoerd om het mutageen vermogen van atezolizumab vast te stellen. Van monoklonale antilichamen wordt echter niet verwacht dat ze DNA of chromosomen veranderen.
Vruchtbaarheid
Er zijn geen fertiliteitsonderzoeken uitgevoerd met atezolizumab. Een beoordeling van de mannelijke en vrouwelijke voortplantingsorganen van de cynomolgusaap was echter meegenomen in het chronische toxiciteitsonderzoek. Wekelijkse toediening van atezolizumab aan vrouwtjesapen met een geschatte AUC van ongeveer 6 keer de AUC bij patiënten die de aanbevolen dosis kregen, veroorzaakte een onregelmatige menstruatiecyclus en een tekort van nieuw gevormde corpora lutea in de eierstokken. Dit was reversibel. Er was geen effect op de mannelijke voortplantingsorganen.
Teratogeniteit
Er zijn geen voortplantings- of teratogeniteitsonderzoeken bij dieren uitgevoerd met atezolizumab. Dieronderzoeken hebben aangetoond dat remming van de PD-L1/PD-1-signaalroute kan leiden tot immuungemedieerde afstoting van de foetus in ontwikkeling, met foetaal overlijden tot gevolg. Toediening van atezolizumab zou foetale schade kunnen veroorzaken, waaronder embryofoetale sterfte.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
IJsazijn
Sucrose
Polysorbaat 20 (E 432)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende flacon:
3 jaar.
Verdunde oplossing
De chemische en fysische stabiliteit bij gebruik van de oplossing is aangetoond voor maximaal 24 uur bij ≤ 30 °C en voor maximaal 30 dagen bij 2 °C tot 8 °C vanaf moment van bereiding.
Vanuit microbiologisch oogpunt moet de bereide infusieoplossing onmiddellijk gebruikt worden. Als de oplossing niet onmiddellijk gebruikt wordt, zijn de bewaartijden tijdens gebruik en omstandigheden voorafgaand aan gebruik de verantwoordelijkheid van de gebruiker; deze zijn normaliter niet langer dan 24 uur bij 2 °C tot 8 °C of 8 uur bij kamertemperatuur (≤ 25 °C), tenzij de bereiding onder gecontroleerde en gevalideerde aseptische omstandigheden heeft plaatsgevonden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Een type I glazen injectieflacon met een butylrubberen stop en een aluminium sluiting met een grijze of aqua plastic “flip-off” dop, die 14 ml of 20 ml concentraat voor oplossing voor infusie bevat.
Verpakking met één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Tecentriq bevat geen enkel antimicrobieel conserveringsmiddel of bacteriostatische middelen en moet op aseptische wijze bereid worden door een beroepsbeoefenaar in de gezondheidszorg om de steriliteit van de bereide oplossingen te garanderen. Gebruik een steriele naald en injectiespuit om Tecentriq te bereiden.
Aseptische bereiding, hantering en opslag
Aseptisch handelen moet gewaarborgd worden tijdens het bereiden van de infusie. Bereiding moet:
- uitgevoerd worden onder aseptische omstandigheden door getraind personeel in lijn met bereidingsrichtlijnen, voornamelijk met betrekking tot de aseptische bereiding van parenterale producten.
- gedaan worden in een laminaire flowkast of biologische veiligheidswerkkast, gebruikmakend van de standaard voorzorgen voor veilig werken met intraveneuze middelen.
- gevolgd worden door een geschikte opslag van de bereide oplossing voor intraveneuze infusie om handhaving van aseptische omstandigheden te garanderen.
Niet schudden.
Instructies voor verdunning
Voor de aanbevolen dosis van 840 mg: er moet 14 ml Tecentriq-concentraat uit de injectieflacon worden genomen en met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie worden verdund in een infuuszak van polyvinylchloride (PVC), polyolefine (PO), polyethyleen (PE) of polypropyleen (PP).
Voor de aanbevolen dosis van 1.200 mg: er moet 20 ml Tecentriq-concentraat uit de injectieflacon worden genomen en met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie worden verdund in een infuuszak van polyvinylchloride (PVC), polyolefine (PO), polyethyleen (PE) of polypropyleen (PP).
Voor de aanbevolen dosis van 1.680 mg: er moet 28 ml Tecentriq-concentraat uit twee injectieflacons van Tecentriq 840 mg worden genomen en met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie worden verdund in een infuuszak van polyvinylchloride (PVC), polyolefine (PO), polyethyleen (PE) of polypropyleen (PP).
Na verdunning moet de uiteindelijke concentratie van de verdunde oplossing tussen 3,2 en 16,8 mg/ml liggen.
Om de oplossing te mengen moet de zak voorzichtig omgekeerd worden ter voorkoming van schuimvorming. Zodra de infusieoplossing bereid is, moet deze onmiddellijk toegediend worden (zie rubriek 6.3).
Parenterale geneesmiddelen moeten vóór toediening visueel geïnspecteerd worden op deeltjes en verkleuring. Als er deeltjes of verkleuring waargenomen worden, mag de oplossing niet gebruikt worden.
Er zijn geen onverenigbaarheden waargenomen tussen Tecentriq en intraveneuze zakken met productcontactoppervlakken van PVC, PO, PE of PP. Bovendien zijn er geen onverenigbaarheden waargenomen met in-linefiltermembranen van polyethersulfon of polysulfon, en infuussets en andere infuushulpmiddelen van PVC, PE, polybutadieen of polyetherurethaan. Het gebruik van in-linefiltermembranen is optioneel.
Niet tegelijk met andere geneesmiddelen door dezelfde infuuslijn toedienen.
Verwijdering
Het vrijkomen van Tecentriq in het milieu moet tot een minimum beperkt worden. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1220/001
EU/1/17/1220/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 21 september 2017
Datum van laatste verlenging: 25 april 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Tecentriq 1.875 mg oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Tecentriq 1.875 mg oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén injectieflacon van 15 ml oplossing voor injectie bevat 1.875 mg atezolizumab. Elke ml oplossing bevat 125 mg atezolizumab.
Atezolizumab is een Fc-gemodificeerd, gehumaniseerd IgG1 anti-programmed death-ligand 1 (PD-L1) monoklonaal antilichaam, geproduceerd in ovariumcellen van de Chinese hamster door middel van recombinant-DNA-technologie.
Hulpstof met bekend effect
Elke injectieflacon van 1.875 mg Tecentriq bevat 9 mg polysorbaat 20.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
Heldere, kleurloze tot lichtgele vloeistof. De oplossing heeft een pH van 5,5 – 6,1 en een osmolaliteit van 359 – 459 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Urotheelcarcinoom (UC)
Tecentriq is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met lokaal gevorderd of gemetastaseerd UC:
- na eerdere behandeling met platina-bevattende chemotherapie, of
voor wie cisplatine ongeschikt is en bij wie de tumoren een PD-L1-expressie hebben van ≥ 5%
(zie rubriek 5.1).
Niet-kleincellig longcarcinoom (NSCLC) in een vroeg stadium
| Tecentriq is als monotherapie geïndiceerd als adjuvante behandeling na volledige resectie en platina- | |||
| bevattende chemotherapie voor volwassen patiënten met NSCLC met een hoog risico op recidief bij | |||
| wie de tumoren PD-L1-expressie hebben | |||
op ≥ 50% van de tumorcellen (TC) en die geen EGFR-
| mutatie of ALK-positieve NSCLC hebben |
(zie rubriek 5.1 voor selectiecriteria).
Gevorderd NSCLC
Tecentriq, in combinatie met bevacizumab, paclitaxel en carboplatine, is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met gemetastaseerd NSCLC. Bij patiënten met EGFR-gemuteerd of ALK-positief NSCLC is Tecentriq, in combinatie met bevacizumab, paclitaxel en carboplatine, alleen geïndiceerd na falen van geschikte doelgerichte behandelingen (zie rubriek 5.1).
Tecentriq, in combinatie met nab-paclitaxel en carboplatine, is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met gemetastaseerd niet-plaveiselcel-NSCLC, die geen EGFR-gemuteerd of ALK-positief NSCLC hebben (zie rubriek 5.1).
Tecentriq is als monotherapie geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met gemetastaseerd NSCLC bij wie de tumoren een PD-L1-expressie hebben op ≥ 50% TC of ≥ 10% tumorinfiltrerende immuuncellen (IC) en die geen EGFR-gemuteerd of ALK-positief NSCLC hebben (zie rubriek 5.1).
Tecentriq is als monotherapie geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met gevorderd NSCLC, die niet in aanmerking komen voor platina-bevattende chemotherapie (zie rubriek 5.1 voor selectiecriteria).
Tecentriq is als monotherapie geïndiceerd voor de behandeling van volwassen patiënten met lokaal gevorderd of gemetastaseerd NSCLC na eerdere behandeling met chemotherapie. Patiënten met EGFR-gemuteerd of ALK-positief NSCLC moeten ook doelgerichte behandelingen hebben ontvangen voor ze Tecentriq krijgen (zie rubriek 5.1).
Kleincellig longcarcinoom (SCLC)
Tecentriq, in combinatie met carboplatine en etoposide, is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met extensive-stage kleincellig longcarcinoom (ES-SCLC) (zie rubriek 5.1).
Triple-negatieve borstkanker (TNBC)
Tecentriq, in combinatie met nab-paclitaxel, is geïndiceerd voor de behandeling van volwassen patiënten met inoperabele lokaal gevorderde of gemetastaseerde TNBC bij wie de tumoren een PD-L1-expressie hebben van ≥ 1% en die niet eerder chemotherapie voor gemetastaseerde ziekte hebben ontvangen.
Hepatocellulair carcinoom (HCC)
Tecentriq, in combinatie met bevacizumab, is geïndiceerd voor de behandeling van volwassen patiënten met gevorderd of inoperabel HCC die niet eerder zijn behandeld met systemische therapie (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Tecentriq moet geïnitieerd worden door en onder toezicht plaats vinden van een bevoegd arts met ervaring in de behandeling van kanker.
Patiënten die op dit moment behandeld worden met intraveneus atezolizumab kunnen overstappen op Tecentriq oplossing voor injectie of vice versa.
PD-L1-test bij patiënten met UC of TNBC of NSCLC
Tecentriq-monotherapie
Indien benoemd in de indicatie moet PD-L1-expressie in de tumor worden bevestigd door een gevalideerde test (zie rubriek 4.1 en 5.1) alvorens een patiënt te behandelen met Tecentriq.
Tecentriq-combinatietherapie
Patiënten met niet eerder behandeld TNBC moeten worden geselecteerd voor behandeling op basis van de tumor PD-L1-expressie bevestigd door een gevalideerde test (zie rubriek 5.1).
Dosering
De aanbevolen dosering voor Tecentriq oplossing voor injectie is 1.875 mg elke drie weken, zoals weergegeven in Tabel 1.
Indien Tecentriq wordt gegeven als combinatietherapie: zie ook de volledige productinformatie van de combinatiemiddelen (zie ook rubriek 5.1)
Tabel 1: Aanbevolen dosering voor Tecentriq via subcutane toediening
| Indicatie | Aanbevolen dosering en schema | Duur van de behandeling |
| Tecentriq-monotherapie | ||
| Eerstelijns UC | 1.875 mg elke 3 weken | Tot ziekteprogressie of onaanvaardbare toxiciteit. |
| Eerstelijns gemetastaseerd NSCLC | ||
Eerstelijns NSCLC die niet in aanmerking komt voor platina-bevattende behandeling | ||
| NSCLC in een vroeg stadium | 1.875 mg elke 3 weken | Gedurende 1 jaar, tenzij terugkeer van ziekte of onaanvaardbare toxiciteit. Een behandelduur van meer dan 1 jaar werd niet onderzocht. |
| Tweedelijns UC | 1.875 mg elke 3 weken | Tot verlies van klinisch voordeel of onaanvaardbare toxiciteit. |
| Tweedelijns NSCLC | ||
| Tecentriq-combinatietherapie | ||
Eerstelijns niet-plaveiselcel-NSCLC met bevacizumab, paclitaxel en carboplatine | Inductie- en onderhoudsfases: 1.875 mg elke 3 weken. Wanneer het op dezelfde dag wordt gegeven, moet Tecentriq eerst worden toegediend. Inductiefase voor combinatieproducten (vier of zes cycli): bevacizumab, paclitaxel en daarna carboplatine worden elke 3 weken toegediend. Onderhoudsfase (zonder chemotherapie): Bevacizumab elke 3 weken. | Tot ziekteprogressie of onaanvaardbare toxiciteit. Atypische responsen (d.w.z. initiële ziekteprogressie gevolgd door kleiner worden van de tumor) zijn waargenomen bij voortzetting van de behandeling met Tecentriq na ziekteprogressie. Behandeling na ziekteprogressie kan worden overwogen als de arts dit nodig acht. |
Eerstelijns niet-plaveiselcel-NSCLC met nab-paclitaxel en carboplatine | Inductie- en onderhoudsfases: 1.875 mg elke 3 weken. Wanneer het op dezelfde dag wordt gegeven, moet Tecentriq eerst worden toegediend. Inductiefase voor combinatieproducten (vier of zes cycli): nab-paclitaxel en carboplatine worden op dag 1 toegediend; daarnaast wordt nab-paclitaxel op dag 8 en 15 van elke 3-wekelijkse cyclus toegediend. | Tot ziekteprogressie of onaanvaardbare toxiciteit. Atypische responsen (d.w.z. initiële ziekteprogressie gevolgd door kleiner worden van de tumor) zijn waargenomen bij voortzetting van de behandeling met Tecentriq na ziekteprogressie. Behandeling na ziekteprogressie kan worden overwogen als de arts dit nodig acht. |
| Indicatie | Aanbevolen dosering en schema | Duur van de behandeling |
| Eerstelijns ES-SCLC met carboplatine en etoposide | Inductie- en onderhoudsfases: 1.875 mg elke 3 weken. Wanneer het op dezelfde dag wordt gegeven, moet Tecentriq eerst worden toegediend. Inductiefase voor combinatieproducten (vier cycli): carboplatine en daarna etoposide worden op dag 1 toegediend; etoposide wordt ook toegediend op dag 2 en 3 van elke 3-wekelijkse cyclus. | Tot ziekteprogressie of onaanvaardbare toxiciteit. Atypische responsen (d.w.z. initiële ziekteprogressie gevolgd door kleiner worden van de tumor) zijn waargenomen bij voortzetting van de behandeling met Tecentriq na ziekteprogressie. Behandeling na ziekteprogressie kan worden overwogen als de arts dit nodig acht. |
Eerstelijns inoperabele lokaal gevorderde of gemetastaseerde TNBC met nab-paclitaxel | 1.875 mg elke 3 weken. Wanneer het op dezelfde dag wordt gegeven, moet Tecentriq vóór nab-paclitaxel worden toegediend. Nab-paclitaxel moet worden toegediend in een dosis van 100 mg/m2 op dag 1, 8 en 15 van elke 28-dagencyclus. | Tot ziekteprogressie of onaanvaardbare toxiciteit |
| Gevorderd of inoperabel HCC met bevacizumab | 1.875 mg elke 3 weken. Wanneer het op dezelfde dag wordt gegeven, moet Tecentriq vóór bevacizumab worden toegediend. Bevacizumab wordt toegediend in een dosis van 15 mg/kg lichaamsgewicht elke 3 weken. | Tot verlies van klinisch voordeel of onaanvaardbare toxiciteit. |
Uitgestelde of gemiste doses
Wanneer een geplande dosis van Tecentriq wordt gemist, moet die zo snel mogelijk toegediend worden. Het toedieningsschema moet zo aangepast worden dat de tijd tussen de doses de juiste blijft.
Dosisaanpassingen tijdens de behandeling
Dosisverlagingen van Tecentriq worden niet aanbevolen.
Uitstel van de dosering of beëindiging van de behandeling (zie ook rubrieken 4.4 en 4.8)
Tabel 2: Advies voor dosisaanpassing van Tecentriq
| Immuungemedieerde bijwerking | Ernst | Behandelingsaanpassing |
| Pneumonitis | Graad 2 | Onderbreek Tecentriq De behandeling kan hervat worden als het voorval binnen 12 weken verbetert naar graad 0 of graad 1, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
| Graad 3 of 4 | Tecentriq definitief staken | |
| Hepatitis bij patiënten zonder HCC | Graad 2: (ALAT of ASAT > 3 tot 5 x bovengrens van normaal [ULN] of bilirubine in bloed > 1,5 tot 3 x ULN) | Onderbreek Tecentriq De behandeling kan hervat worden als het voorval binnen 12 weken verbetert naar graad 0 of graad 1, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
Graad 3 of 4: (ALAT of ASAT > 5 x ULN of bilirubine in bloed > 3 x ULN) | Tecentriq definitief staken | |
| Hepatitis bij patiënten met HCC | Als ASAT/ALAT binnen de grenzen van normaal is bij baseline en toeneemt naar > 3 tot ≤ 10 x ULN of Als ASAT/ALAT > 1 tot ≤ 3 x ULN is bij baseline en toeneemt naar > 5 tot ≤ 10 x ULN of Als ASAT/ALAT > 3 tot ≤ 5 x ULN is bij baseline en toeneemt naar > 8 tot ≤ 10 x ULN | Onderbreek Tecentriq De behandeling kan hervat worden als het voorval binnen 12 weken verbetert naar graad 0 of graad 1, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
Als ASAT/ALAT toeneemt naar > 10 x ULN of totaal bilirubine toeneemt naar > 3 x ULN | Tecentriq definitief staken |
| Immuungemedieerde bijwerking | Ernst | Behandelingsaanpassing |
| Colitis | Graad 2 of 3 diarree (toename van ≥ 4 ontlastingen/dag t.o.v. baseline) of symptomatische colitis | Onderbreek Tecentriq De behandeling kan hervat worden als het voorval binnen 12 weken verbetert naar graad 0 of graad 1, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
| Graad 4 diarree of colitis (levensbedreigend; dringend interventie vereist) | Tecentriq definitief staken | |
| Hypothyreoïdie of hyperthyreoïdie | Symptomatisch | Onderbreek Tecentriq Hypothyreoïdie: De behandeling kan hervat worden als de symptomen onder controle zijn met schildklier-vervangende behandeling en de TSH-waarden dalen Hyperthyreoïdie: Behandeling kan hervat worden als de symptomen onder controle zijn met schildklierremmende behandeling en de schildklierfunctie verbetert |
| Bijnierinsufficiëntie | Symptomatisch | Onderbreek Tecentriq De behandeling kan hervat worden als de symptomen binnen 12 weken verbeteren naar graad 0 of graad 1, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag en de patiënt stabiel is met de vervangingsbehandeling |
| Hypofysitis | Graad 2 of 3 | Onderbreek Tecentriq De behandeling kan hervat worden als de symptomen binnen 12 weken verbeteren naar graad 0 of graad 1, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag en de patiënt stabiel is met de vervangingstherapie |
| Graad 4 | Tecentriq definitief staken | |
| Diabetes mellitus type 1 | Graad 3 of 4 hyperglykemie (nuchtere glucosewaarde > 250 mg/dl of 13,9 mmol/l) | Onderbreek Tecentriq De behandeling kan hervat worden als metabole controle bereikt is met insulinevervangende behandeling |
| Immuungemedieerde bijwerking | Ernst | Behandelingsaanpassing |
| Huiduitslag / ernstige huidgerelateerde bijwerkingen (SCAR’s) | Graad 3 of vermoedelijke stevens-johnson-syndroom (SJS) of toxische epidermale necrolyse (TEN)1 | Onderbreek Tecentriq De behandeling kan hervat worden als de symptomen binnen 12 weken verbeteren naar graad 0 of graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
Graad 4 of bevestigde stevens-johnson-syndroom (SJS) of toxische epidermale necrolyse (TEN)1 | Tecentriq definitief staken | |
| Myastheen syndroom / myasthenia gravis, syndroom van Guillain-Barré, meningo-encefalitis en gelaatsparese | Gelaatsparese graad 1 of 2 | Onderbreek Tecentriq De behandeling kan hervat worden als het voorval volledig is verdwenen. Als het voorval niet volledig is verdwenen, terwijl Tecentriq is gestaakt, staak dan de behandeling met Tecentriq definitief. |
Alle graden myastheen syndroom / myasthenia gravis, syndroom van Guillain Barré en meningo-encefalitis of gelaatsparese graad 3 of 4 | Tecentriq definitief staken | |
| Myelitis | Graad 2, 3 of 4 | Tecentriq definitief staken |
| Pancreatitis | Graad 3 of 4, verhoogde amylase- of lipasewaarden in serum (> 2 x ULN) of graad 2 of 3 pancreatitis | Onderbreek Tecentriq De behandeling kan hervat worden als amylase- en lipasewaarden in serum binnen 12 weken verbeteren tot graad 0 of graad 1, of symptomen van pancreatitis verdwenen zijn, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
| Graad 4 pancreatitis of elke graad bij terugkerende pancreatitis | Tecentriq definitief staken | |
| Myocarditis | Graad 2 of hoger | Tecentriq definitief staken |
| Nefritis | Graad 2: (creatininewaarde: > 1,5 tot 3,0 x baseline of > 1,5 tot 3,0 x ULN) | Onderbreek Tecentriq De behandeling kan hervat worden als het voorval binnen 12 weken verbetert tot graad 0 of graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag |
Graad 3 of 4: (creatininewaarde > 3,0 x baseline of > 3,0 x ULN) | Tecentriq definitief staken |
| Immuungemedieerde bijwerking | Ernst | Behandelingsaanpassing |
| Myositis | Graad 2 of 3 | Onderbreek Tecentriq |
| Graad 4 of terugkerende graad 3 myositis | Tecentriq definitief staken | |
| Pericardaandoeningen | Graad 1 pericarditis | Onderbreek Tecentriq2 |
| Graad 2 of hoger | Tecentriq definitief staken | |
| Hemofagocytaire lymfohistiocytose | Vermoedelijke hemofagocytaire lymfohistiocytose1 | Tecentriq definitief staken |
| Andere immuungemedieerde bijwerkingen | Graad 2 of 3 | Onderbreek Tecentriq De behandeling kan hervat worden als de symptomen binnen 12 weken verbeteren tot graad 0 of graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison (equivalent) per dag |
| Graad 4 of terugkerende graad 3 | Tecentriq definitief staken (behalve bij endocrinopathieën die onder controle zijn met vervangende hormonen) | |
| Andere bijwerkingen | Ernst | Behandelingsaanpassing |
| Infusiegerelateerde reacties | Graad 1 of 2 | Verlaag de injectiesnelheid of pauzeer de toediening van de injectie De behandeling kan hervat worden als het voorval is verdwenen |
| Graad 3 of 4 | Tecentriq definitief staken |
ALAT = alanineaminotransferase; ASAT = aspartaataminotransferase; ULN = bovengrens van normaal. Opmerking: gradering voor toxiciteit moet volgens de huidige versie van de National Cancer Institute Common Terminology Criteria for Adverse Events (NCI-CTCAE).
1 Ongeacht de ernst
2 Voer een uitvoerig hartonderzoek uit om de oorzaak te achterhalen en om een geschikte behandeling vast te stellen
Speciale populaties
Pediatrische patiënten
De veiligheid en werkzaamheid van Tecentriq bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens over de intraveneuze formulering van atezolizumab worden beschreven in rubrieken 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Ouderen
Gebaseerd op een populatiefarmacokinetische (PK)-analyse is er geen dosisaanpassing van Tecentriq nodig bij patiënten ≥ 65 jaar (zie rubrieken 4.8 en 5.1).
Aziatische patiënten
Vanwege een waargenomen stijging in hematologische toxiciteiten bij Aziatische patiënten in onderzoek IMpower150, wordt een startdosering geadviseerd van paclitaxel 175 mg/m2 elke drie weken.
Verminderde nierfunctie
Gebaseerd op een populatie-PK-analyse is er geen dosisaanpassing nodig bij patiënten met een licht of matig verminderde nierfunctie (zie rubriek 5.2). De gegevens van patiënten met een ernstig verminderde nierfunctie zijn te beperkt om conclusies te kunnen trekken over deze populatie.
Verminderde leverfunctie
Gebaseerd op een populatie-PK-analyse is er geen dosisaanpassing nodig bij patiënten met een licht of matig verminderde leverfunctie. Tecentriq is niet onderzocht bij patiënten met een ernstig verminderde leverfunctie (zie rubriek 5.2).
Eastern Cooperative Oncology Group (ECOG)-score ≥ 2
Patiënten met een ECOG-score ≥ 2 werden uitgesloten voor deelname aan klinische onderzoeken naar TNBC, ES-SCLC, 2e-lijns UC en HCC (zie rubrieken 4.4 en 5.1).
Wijze van toediening
Het is van belang om de etikettering op het product te controleren om er zeker van te zijn dat de juiste formulering (intraveneus of subcutaan) aan de patiënt gegeven wordt en dat die overeenkomt met hetgeen wat voorgeschreven is aan de patiënt.
Tecentriq oplossing voor injectie is niet bedoeld voor intraveneus gebruik en mag alleen via een subcutane injectie toegediend worden.
Tecentriq oplossing voor injectie moet voor toediening uit de koelkast gehaald worden en op kamertemperatuur worden gebracht. Voor instructies over het gebruik en hanteren van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
Dien 15 ml Tecentriq oplossing voor injectie subcutaan toe in de dij gedurende ongeveer 7 minuten. Het gebruik van een subcutane infuusset (bijvoorbeeld een vleugelnaald) wordt aanbevolen. Dien het overgebleven restvolume in de slang NIET toe aan de patiënt.
De toedieningsplaats mag alleen afgewisseld worden tussen de linker en de rechter dij. Nieuwe injecties moeten steeds op ten minste 2,5 cm afstand van de eerdere toedieningsplaats gegeven worden en nooit op plaatsen waar de huid rood, beurs, gevoelig of hard is. Gedurende de behandeling met Tecentriq oplossing voor injectie moeten andere geneesmiddelen die subcutaan toegediend moeten worden, bij voorkeur op andere plaatsen worden toegediend.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Immuungemedieerde bijwerkingen
De meeste immuungemedieerde bijwerkingen die tijdens de behandeling met atezolizumab optraden waren reversibel na het onderbreken van atezolizumab en na het starten van corticosteroïden en/of ondersteunende zorg. Er zijn immuungemedieerde bijwerkingen waargenomen die effect hadden op meer dan één orgaansysteem. Immuungemedieerde bijwerkingen met atezolizumab kunnen optreden na de laatste dosis atezolizumab.
Bij vermoedelijke immuungemedieerde bijwerkingen moet een grondige beoordeling worden uitgevoerd om de etiologie te bevestigen of om andere oorzaken uit te sluiten. Op basis van de ernst van de bijwerking moet atezolizumab worden onderbroken en corticosteroïden worden toegediend. Bij verbetering naar graad ≤ 1 moeten corticosteroïden over een periode van ≥ 1 maand afgebouwd worden. Op basis van beperkte gegevens uit klinische onderzoeken bij patiënten met immuungemedieerde bijwerkingen, die niet onder controle gebracht konden worden met systemisch gebruik van corticosteroïden, kan toediening van andere systemische immunosuppressiva worden overwogen.
Atezolizumab moet definitief worden gestaakt bij elke terugkerende immuungemedieerde bijwerking van graad 3 en bij elke immuungemedieerde bijwerking van graad 4, behalve voor endocrinopathieën die onder controle zijn met hormoonvervangende behandeling (zie rubrieken 4.2 en 4.8).
Gegevens uit observationele onderzoeken bij patiënten met bestaande auto-immuunziekte suggereren dat het risico op immuungemedieerde bijwerkingen na behandeling met immuuncheckpointremmers verhoogd kan zijn, in vergelijking met het risico bij patiënten zonder bestaande auto-immuunziekte. Bovendien kwamen frequent opvlammingen van de onderliggende auto-immuunziekte voor, maar waren deze in de meeste gevallen mild en aanvaardbaar.
Immuungemedieerde pneumonitis
Gevallen van pneumonitis, waaronder fatale gevallen, zijn waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op symptomen van pneumonitis en andere oorzaken dan immuungemedieerde pneumonitis moeten worden uitgesloten.
Behandeling met atezolizumab moet onderbroken worden bij graad 2 pneumonitis en 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent) moet worden gestart. Als de symptomen verbeteren tot ≤ graad 1, moeten corticosteroïden over een periode van ≥ 1 maand afgebouwd worden. De behandeling met atezolizumab kan herstart worden als het voorval binnen 12 weken verbetert naar ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag. Behandeling met atezolizumab moet definitief worden gestaakt bij graad 3 of 4 pneumonitis.
Immuungemedieerde hepatitis
Gevallen van hepatitis, waarvan enkele met fatale afloop, zijn waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op symptomen van hepatitis.
Aspartaataminotransferase (ASAT), alanineaminotransferase (ALAT) en bilirubine moeten gecontroleerd worden voor aanvang van de behandeling, periodiek tijdens de behandeling met atezolizumab en als klinisch geïndiceerd.
Bij patiënten zonder HCC moet de behandeling met atezolizumab worden onderbroken als het voorval gedurende meer dan 5 tot 7 dagen graad 2 blijft (ALAT of ASAT > 3 tot 5 x ULN of bilirubine in bloed > 1,5 tot 3 x ULN) en 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent) moet worden gestart. Als het voorval verbetert tot ≤ graad 1, moeten corticosteroïden over een periode van ≥ 1 maand afgebouwd worden.
De behandeling met atezolizumab kan hervat worden als het voorval binnen 12 weken verbetert naar ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag. Behandeling met atezolizumab moet definitief worden gestaakt bij graad 3 of graad 4-voorvallen (ALAT of ASAT > 5,0 x ULN of bilirubine in bloed > 3 x ULN).
Bij patiënten met HCC moet de behandeling met atezolizumab worden onderbroken als ALAT of ASAT toeneemt van normaalwaarde bij baseline naar > 3 tot ≤ 10 x ULN, of toeneemt van > 1 ULN tot ≤ 3 x ULN bij baseline naar > 5 tot ≤ 10 x ULN, of toeneemt van > 3 tot ≤ 5 x ULN bij baseline naar > 8 tot ≤ 10 x ULN en meer dan 5 tot 7 dagen aanhoudt en 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent) moet worden gestart. Als het voorval verbetert tot ≤ graad 1, moeten corticosteroïden over een periode van ≥ 1 maand worden afgebouwd.
De behandeling met atezolizumab kan hervat worden als het voorval binnen 12 weken verbetert naar ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag. Behandeling met atezolizumab moet definitief worden gestaakt als ALAT of ASAT toeneemt naar > 10 x ULN of totaal bilirubine toeneemt naar > 3 x ULN.
Immuungemedieerde colitis
Gevallen van diarree of colitis zijn waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op symptomen van colitis.
De behandeling met atezolizumab moet onderbroken worden bij graad 2 of 3 diarree (toename van ≥ 4 ontlastingen/dag t.o.v. baseline) of colitis (symptomatisch). Bij graad 2 diarree of colitis moet behandeling met 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent) worden gestart als de symptomen > 5 dagen aanhouden of terugkeren. Bij graad 3 diarree of colitis moet behandeling met intraveneuze corticosteroïden worden gestart (1 tot 2 mg/kg lichaamsgewicht/dag methylprednisolon(equivalent)). Zodra de symptomen verbeteren moet de behandeling worden gestart met 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent). Als de symptomen verbeteren tot ≤ graad 1, moeten corticosteroïden over een periode van ≥ 1 maand afgebouwd worden. De behandeling met atezolizumab kan hervat worden als het voorval binnen 12 weken verbetert naar ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag. Behandeling met atezolizumab moet definitief worden gestaakt bij graad 4 diarree of colitis (levensbedreigend; dringend interventie vereist). De mogelijke complicatie van gastro-intestinale perforatie geassocieerd met colitis moet worden overwogen.
Immuungemedieerde endocrinopathieën
Hypothyreoïdie, hyperthyreoïdie, bijnierinsufficiëntie, hypofysitis en diabetes mellitus type 1, waaronder diabetische ketoacidose, zijn waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8).
Patiënten moeten gecontroleerd worden op klinische symptomen van endocrinopathieën. Schildklierfunctie moet gecontroleerd worden voor aanvang van de behandeling en periodiek tijdens de behandeling met atezolizumab. Een geschikte behandeling moet overwogen worden bij patiënten met afwijkende schildklierfunctietesten op baseline.
Asymptomatische patiënten met afwijkende schildklierfunctietestuitslagen mogen atezolizumab krijgen. Bij symptomatische hypothyreoïdie moet de behandeling met atezolizumab onderbroken worden en moet een schildklierhormoonvervangende behandeling gestart worden, indien nodig. Geïsoleerde hypothyreoïdie kan behandeld worden met een vervangingsbehandeling zonder corticosteroïden. Bij symptomatische hyperthyreoïdie moet de behandeling met atezolizumab onderbroken worden en moet een schildklierremmende behandeling geïnitieerd worden, indien nodig. Behandeling met atezolizumab kan hervat worden als de symptomen onder controle zijn en de schildklierfunctie verbetert.
Bij symptomatische bijnierinsufficiëntie moet de behandeling met atezolizumab onderbroken worden en moet een behandeling met intraveneuze corticosteroïden (1 tot 2 mg/kg lichaamsgewicht/dag methylprednisolon(equivalent)) worden gestart. Zodra de symptomen verbeteren moet een behandeling worden gestart met 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent). Als de symptomen verbeteren tot ≤ graad 1, moeten corticosteroïden over een periode van ≥ 1 maand afgebouwd worden. De behandeling kan hervat worden als het voorval binnen 12 weken verbetert tot ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag en de patiënt stabiel is met de vervangingsbehandeling (indien nodig).
Bij graad 2 of graad 3 hypofysitis moet de behandeling met atezolizumab onderbroken worden en moet een behandeling met intraveneuze corticosteroïden (1 tot 2 mg/kg lichaamsgewicht/dag methylprednisolon(equivalent)) worden gestart en moet hormoonvervangende behandeling worden gestart, indien nodig. Zodra de symptomen verbeteren moet een behandeling worden gestart met 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent). Als de symptomen verbeteren tot ≤ graad 1, moeten corticosteroïden over een periode van ≥ 1 maand afgebouwd worden. De behandeling kan hervat worden als het voorval binnen 12 weken verbetert tot ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag en de patiënt stabiel is met de vervangingsbehandeling (indien nodig). Behandeling met atezolizumab moet definitief worden gestaakt bij graad 4 hypofysitis.
Behandeling met insuline moet gestart worden bij diabetes mellitus type 1. Bij ≥ graad 3 hyperglykemie (nuchtere glucosewaarde > 250 mg/dl of 13,9 mmol/l) moet de behandeling met atezolizumab onderbroken worden. Behandeling met atezolizumab kan hervat worden als metabole controle bereikt is met een insulinevervangende behandeling.
Immuungemedieerde meningo-encefalitis
Meningo-encefalitis is waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op klinische symptomen van meningitis of encefalitis.
De behandeling met atezolizumab moet definitief worden gestaakt bij elke graad van meningitis of encefalitis. Er moet een behandeling met intraveneuze corticosteroïden (1 tot 2 mg/kg lichaamsgewicht/dag methylprednisolon(equivalent)) worden gestart. Als de symptomen verbeteren moet een behandeling worden gestart met 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent).
Immuungemedieerde neuropathieën
Myastheen syndroom / myasthenia gravis of het syndroom van Guillain-Barré (dat levensbedreigend kan zijn) en gelaatsparese zijn waargenomen bij patiënten die met atezolizumab werden behandeld. Patiënten moeten worden gecontroleerd op symptomen van motorische en sensorische neuropathie (zie ook “Immuungemedieerd myocarditis-myositis-myasthenia gravis-overlapsyndroom” in deze rubriek).
Myelitis is waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8). Patiënten moeten nauwlettend worden gecontroleerd op symptomen die wijzen op myelitis.
De behandeling met atezolizumab moet definitief worden gestaakt bij elke graad van myastheen syndroom / myasthenia gravis of het syndroom van Guillain-Barré. Starten met systemische corticosteroïden (met een dosis van 1 tot 2 mg/kg lichaamsgewicht/dag prednison (equivalent)) moet worden overwogen.
De behandeling met atezolizumab moet worden onderbroken bij graad 1 of 2 gelaatsparese en behandeling met systemische corticosteroïden (1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent)) moet worden overwogen. De behandeling met atezolizumab mag alleen worden hervat als het voorval volledig is verdwenen. De behandeling met atezolizumab moet definitief worden gestaakt bij graad 3 of 4 gelaatsparese of bij elke andere neuropathie die niet volledig is verdwenen, terwijl atezolizumab is gestaakt.
De behandeling met atezolizumab moet definitief worden gestaakt bij graad 2, 3 of 4 myelitis.
Immuungemedieerde pancreatitis
Pancreatitis, waaronder verhoogde amylase- en lipasewaarden in serum, is waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8). Patiënten moeten nauwlettend gecontroleerd worden op symptomen die wijzen op acute pancreatitis.
De behandeling met atezolizumab moet onderbroken worden bij ≥ graad 3 verhoogde amylase- of lipasewaarden in serum (> 2 x ULN), of graad 2- of 3-pancreatitis en er moet een behandeling met intraveneuze corticosteroïden (1 tot 2 mg/kg lichaamsgewicht/dag methylprednisolon(equivalent)) gestart worden. Als de symptomen verbeteren moet een behandeling worden gestart met 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent). Behandeling met atezolizumab kan hervat worden als amylase- en lipasewaarden in serum binnen 12 weken verbeteren tot ≤ graad 1, of de symptomen van pancreatitis verdwenen zijn, en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag. De behandeling met atezolizumab moet definitief worden gestaakt bij graad 4 pancreatitis, of bij elke graad van terugkerende pancreatitis.
Immuungemedieerde myocarditis
Gevallen van myocarditis, waaronder fatale gevallen, zijn waargenomen met atezolizumab (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op symptomen van myocarditis (zie ook “Immuungemedieerd myocarditis-myositis-myasthenia gravis-overlapsyndroom” in deze rubriek).
Patiënten met cardiale of cardiopulmonale symptomen moeten onderzocht worden op mogelijke myocarditis om een vroege behandeling te waarborgen. Bij verdenking van myocarditis moet behandeling met atezolizumab worden onderbroken. Er moet onmiddellijk worden gestart met een behandeling met systemische corticosteroïden met een dosis van 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent). Cardiologisch consult moet onmiddellijk plaatsvinden, met diagnostische tests volgens huidige klinische richtlijnen. Als de diagnose voor myocarditis is vastgesteld, moet behandeling met atezolizumab bij myocarditis van graad 2 of hoger definitief worden gestaakt (zie rubriek 4.2).
Immuungemedieerde nefritis
Nefritis is waargenomen in klinische onderzoeken met atezolizumab (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op veranderingen in nierfunctie.
De behandeling met atezolizumab moet onderbroken worden bij graad 2 nefritis en er moet gestart worden met een behandeling met systemische corticosteroïden met een dosis van 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent). Behandeling met atezolizumab kan hervat worden als het voorval binnen 12 weken verbetert tot ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag. De behandeling met atezolizumab moet definitief worden gestaakt bij graad 3 of 4 nefritis.
Immuungemedieerde myositis
Gevallen van myositis, waaronder fatale gevallen, zijn waargenomen met atezolizumab (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op symptomen van myositis (zie ook “Immuungemedieerd myocarditis-myositis-myasthenia gravis-overlapsyndroom” in deze rubriek).
Als een patiënt symptomen van myositis ontwikkelt moet de patiënt nauwkeurig gecontroleerd worden. De patiënt moet onmiddellijk worden doorverwezen en behandeld. De behandeling met atezolizumab moet onderbroken worden bij graad 2 of 3 myositis en er moet gestart worden met een behandeling met corticosteroïden (1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent)). Als de symptomen verbeteren tot ≤ graad 1, moeten corticosteroïden afgebouwd worden zoals klinisch geïndiceerd. Behandeling met atezolizumab kan hervat worden als de symptomen binnen 12 weken verbeteren tot ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg oraal prednison(equivalent) per dag. De behandeling met atezolizumab moet definitief worden gestaakt bij graad 4 of terugkerende graad 3 myositis, of wanneer het niet mogelijk is om binnen 12 weken na het ontstaan de dosering corticosteroïden te verlagen tot ≤ 10 mg oraal prednison(equivalent) per dag.
Immuungemedieerde ernstige huidgerelateerde bijwerkingen (SCAR’s)
Immuungemedieerde SCAR’s, waaronder gevallen van stevens-johnson-syndroom (SJS) en toxische epidermale necrolyse (TEN), zijn gemeld bij patiënten behandeld met atezolizumab. Patiënten moeten worden gecontroleerd op vermoedelijke SCAR’s, waarbij andere oorzaken moeten worden uitgesloten. Wanneer een SCAR wordt vermoed, moeten patiënten worden doorverwezen naar een specialist voor verdere diagnose en behandeling.
De behandeling met atezolizumab moet onderbroken worden bij graad 3 huiduitslag en er moet gestart worden met een behandeling met systemische corticosteroïden met een dosis van 1 tot 2 mg/kg lichaamsgewicht /dag prednison(equivalent). Behandeling met atezolizumab kan hervat worden als de symptomen binnen 12 weken verbeteren tot ≤ graad 1 en corticosteroïden verlaagd zijn tot ≤ 10 mg prednison(equivalent) per dag. Bij graad 4 huiduitslag moet de behandeling met atezolizumab definitief worden gestaakt en moeten corticosteroïden worden toegediend.
De behandeling met atezolizumab moet onderbroken worden bij patiënten met vermoedelijke SJS of TEN. Bij bevestigde SJS of TEN moet de behandeling met atezolizumab definitief worden gestaakt.
Voorzichtigheid is geboden wanneer het gebruik van atezolizumab wordt overwogen bij een patiënt die eerder een ernstige of levensbedreigende SCAR had bij gebruik van andere antikankerimmunotherapie.
Immuungemedieerde pericardaandoeningen
Pericardaandoeningen, waaronder pericarditis, pericardeffusie en harttamponade, waarvan enkele met fatale afloop, zijn waargenomen met atezolizumab (zie rubriek 4.8). Patiënten moeten gecontroleerd worden op klinische symptomen van pericardaandoeningen.
Bij vermoedelijke graad 1 pericarditis moet behandeling met atezolizumab worden onderbroken. Cardiologisch consult moet onmiddellijk plaatsvinden, met diagnostische tests volgens huidige klinische richtlijnen. Bij vermoedelijke pericardaandoeningen van graad 2 of hoger moet behandeling met atezolizumab worden onderbroken. Er moet onmiddellijk worden gestart met een behandeling met systemische corticosteroïden met een dosis van 1 tot 2 mg/kg lichaamsgewicht/dag prednison(equivalent). Cardiologisch consult moet onmiddellijk plaatsvinden, met diagnostische tests volgens huidige klinische richtlijnen. Als de diagnose pericardaandoening is vastgesteld, moet behandeling met atezolizumab bij een pericardaandoening van graad 2 of hoger definitief worden gestaakt (zie rubriek 4.2).
Hemofagocytaire lymfohistiocytose
Hemofagocytaire lymfohistiocytose (HLH), waaronder fatale gevallen, zijn waargenomen bij patiënten die behandeld werden met atezolizumab (zie rubriek 4.8). HLH moet worden overwogen wanneer er sprake is van een atypische en langdurige uiting van cytokine release-syndroom. Patiënten moeten worden gecontroleerd op symptomen van HLH. Wanneer HLH wordt vermoed, moet de behandeling met atezolizumab definitief worden gestaakt en moeten patiënten worden doorverwezen naar een specialist voor verdere diagnose en behandeling.
Immuungemedieerd myocarditis-myositis-myasthenia gravis-overlapsyndroom
Gevallen van myocarditis-myositis-myasthenia gravis-overlapsyndroom (zich uitend als een overlap van twee of alle drie de aandoeningen), waarvan een aantal met fatale afloop, zijn waargenomen na het in de handel brengen en in klinische onderzoeken met atezolizumab. Vroegtijdige herkenning en agressieve behandeling zijn essentieel om de bijbehorende morbiditeit en het risico op overlijden aan te pakken.
Het is belangrijk om overlappende symptomen, die de de diagnose en behandeling kunnen compliceren en gepaard kunnen gaan met een hoger risico op overlijden, te herkennen. Patiënten met tekenen of symptomen van één aandoening moeten ook worden gecontroleerd op de andere twee aandoeningen en moeten worden behandeld zoals klinisch geïndiceerd. Zie rubriek 4.2, tabel 2 voor de aanbevolen richtlijnen voor dosisaanpassing voor de afzonderlijke aandoeningen (myocarditis, myositis, myasthenia gravis) en volg de strengste aanbevelingen.
Andere immuungemedieerde bijwerkingen
Gezien het werkingsmechanisme van atezolizumab kunnen andere potentiële immuungemedieerde bijwerkingen optreden, waaronder niet-infectieuze cystitis, uveïtis en auto-immuunhemolytische anemie.
Alle vermoedelijke immuungemedieerde bijwerkingen moeten worden onderzocht om andere oorzaken uit te sluiten. Patiënten moeten worden gecontroleerd op symptomen van immuungemedieerde bijwerkingen en, op basis van de ernst van de reactie, worden behandeld met wijzigingen in de behandeling en corticosteroïden, zoals klinisch geïndiceerd (zie rubriek 4.2 en rubriek 4.8).
Infusiegerelateerde reacties
Infusiegerelateerde reacties (IRR’s) zijn waargenomen met atezolizumab, waaronder anafylaxie (zie rubriek 4.8). Bij patiënten met graad 1 of 2 IRR’s moet de injectiesnelheid worden verlaagd of moet de toediening van de injectie worden gepauzeerd. Bij patiënten met graad 3 of 4 IRR’s moet de behandeling met atezolizumab definitief worden gestaakt. Patiënten met graad 1 of 2 IRR’s mogen atezolizumab blijven ontvangen mits ze nauwlettend worden gecontroleerd. Premedicatie met antipyretica en antihistaminica kan worden overwogen.
Ziektespecifieke voorzorgsmaatregelen
Gebruik van atezolizumab in combinatie met bevacizumab, paclitaxel en carboplatine bij gemetastaseerd niet-plaveiselcel NSCLC
Artsen moeten zorgvuldig het gecombineerde risico van het regime met de vier geneesmiddelen atezolizumab, bevacizumab, paclitaxel en carboplatine overwegen voor het starten met de behandeling (zie rubriek 4.8).
Gebruik van atezolizumab in combinatie met nab-paclitaxel bij gemetastaseerde TNBC
Neutropenie en perifere neuropathieën die tijdens de behandeling met atezolizumab en nab-paclitaxel optreden kunnen reversibel zijn wanneer nab-paclitaxel wordt onderbroken. Raadpleeg de Samenvatting van productkenmerken (SmPC) van nab-paclitaxel voor specifieke voorzorgsmaatregelen en contra-indicaties van dit geneesmiddel.
Gebruik van atezolizumab bij niet eerder behandelde patiënten met UC voor wie cisplatine ongeschikt is
De baseline en prognostische ziektekenmerken van de onderzoekspopulatie van IMvigor210 Cohort 1 waren over het algemeen vergelijkbaar met patiënten in de kliniek voor wie cisplatine ongeschikt zou zijn bevonden, maar voor wie een op carboplatine gebaseerde combinatiechemotherapie geschikt zou zijn. Er zijn onvoldoende gegevens voor de patiëntensubgroep voor wie elke chemotherapie ongeschikt zou zijn; daarom moet atezolizumab bij deze patiënten met voorzichtigheid worden gebruikt, na zorgvuldige afweging van de mogelijke potentiële risico's en voordelen op individuele basis.
Gebruik van atezolizumab in combinatie met bevacizumab, paclitaxel en carboplatine
Na waarneming van een aantal gevallen van fatale longbloeding, een bekende risicofactor van de behandeling met bevacizumab, werden patiënten met NSCLC bij wie op beeldvorming duidelijke tumorinfiltratie in de grote thoracale vaten of duidelijke holtevorming van pulmonaire laesies te zien was, uitgesloten van het klinisch registratieonderzoek IMpower150.
Door het ontbreken van gegevens moet atezolizumab, na zorgvuldige beoordeling van de voordelen en risico's voor de patiënt, met voorzichtigheid bij deze populaties worden gebruikt.
Gebruik van atezolizumab in combinatie met bevacizumab, paclitaxel en carboplatine bij NSCLC-patiënten met EGFR-mutaties die progressief waren na gebruik van erlotinib+bevacizumab
In onderzoek IMpower150 zijn er geen gegevens over de werkzaamheid van atezolizumab in combinatie met bevacizumab, paclitaxel en carboplatine bij patiënten met EGFR-mutaties die progressief waren na gebruik van erlotinib+bevacizumab.
Gebruik van atezolizumab in combinatie met bevacizumab bij HCC
De gegevens van HCC-patiënten met Child-Pugh B leverziekte die werden behandeld met atezolizumab in combinatie met bevacizumab zijn zeer beperkt en er zijn momenteel geen gegevens beschikbaar van HCC-patiënten met Child-Pugh C leverziekte.
Patiënten die worden behandeld met bevacizumab hebben een verhoogd risico op bloedingen. Er zijn gevallen gemeld van ernstige gastro-intestinale bloedingen, waaronder met dodelijke afloop, bij patiënten met HCC die werden behandeld met atezolizumab in combinatie met bevacizumab. Patiënten met HCC moeten voor aanvang van de combinatiebehandeling met atezolizumab en bevacizumab worden gecontroleerd op en vervolgens worden behandeld voor oesofageale varices volgens de klinische praktijk. Bevacizumab moet definitief worden gestaakt bij patiënten die een bloeding van graad 3 of 4 krijgen met de combinatiebehandeling. Raadpleeg de Samenvatting van productkenmerken van bevacizumab.
Diabetes mellitus kan tijdens de behandeling met atezolizumab in combinatie met bevacizumab ontstaan. Artsen moeten de bloedglucosewaarden controleren voorafgaand aan en regelmatig gedurende de behandeling met atezolizumab in combinatie met bevacizumab zoals klinisch geïndiceerd.
Gebruik van atezolizumab als monotherapie voor de eerstelijnsbehandeling van gemetastaseerd NSCLC
Artsen moeten de vertraging in de werking van atezolizumab in overweging nemen voordat een eerstelijnsbehandeling als monotherapie wordt gestart bij patiënten met NSCLC. Een hoger aantal sterfgevallen werd gezien binnen 2,5 maanden na randomisatie gevolgd door een overlevingsvoordeel op de lange termijn met atezolizumab vergeleken met chemotherapie. Specifieke factoren geassocieerd met voortijdig overlijden konden niet worden geïdentificeerd (zie rubriek 5.1).
Patiënten die werden uitgesloten van klinische onderzoeken
Patiënten met de volgende aandoeningen werden uitgesloten van klinische onderzoeken: een voorgeschiedenis van auto-immuunziekte, een voorgeschiedenis van pneumonitis, actieve hersenmetastasen, ECOG-score ≥ 2 (behalve bij patiënten met gevorderd NSCLC die niet in aanmerking kwamen voor platina-bevattende chemotherapie), HIV-infectie, hepatitis B- of hepatitis C-infectie (bij patiënten zonder HCC), significante cardiovasculaire aandoening en patiënten met een inadequate hematologische- en eindorgaanfunctie. Patiënten die een levend verzwakt vaccin binnen 28 dagen voorafgaand aan deelname aan het onderzoek, systemische immunostimulantia binnen 4 weken of systemische immunosuppressiva binnen 2 weken voorafgaand aan deelname aan het onderzoek, of orale of intraveneuze antibiotica binnen 2 weken voorafgaand aan starten met de onderzoeksbehandeling toegediend hadden gekregen, werden uitgesloten van klinische onderzoeken.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat polysorbaat 20. Elke injectieflacon van 1.875 mg Tecentriq oplossing voor injectie bevat 9 mg polysorbaat 20, overeenkomend met 0,6 mg/ml. Polysorbaat 20 kan allergische reacties veroorzaken.
Patiëntkaart
De voorschrijver moet de risico’s van de behandeling met Tecentriq bespreken met de patiënt. De patiënt krijgt de ‘Patiëntkaart’ en wordt geïnstrueerd om deze kaart altijd bij zich te hebben.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn met atezolizumab geen formele farmacokinetische onderzoeken naar interacties uitgevoerd. Aangezien atezolizumab door katabolisme uit de circulatie wordt geklaard, worden geen metabole geneesmiddeleninteracties verwacht.
Het gebruik van systemische corticosteroïden of immunosuppressiva voor aanvang van de behandeling met atezolizumab moet worden vermeden vanwege hun mogelijke interferentie met de farmacodynamische activiteit en werkzaamheid van atezolizumab. Systemische corticosteroïden of andere immunosuppressiva kunnen echter wel gebruikt worden om immuungemedieerde bijwerkingen te behandelen nadat gestart is met atezolizumab (zie rubriek 4.4.).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende 5 maanden na de behandeling met atezolizumab.
Zwangerschap
Er zijn geen gegevens over het gebruik van atezolizumab bij zwangere vrouwen. Er zijn geen ontwikkelings- en reproductie-onderzoeken met atezolizumab uitgevoerd. Dieronderzoeken hebben aangetoond dat remming van de PD-L1/PD-1 signaalroute in muriene zwangerschapsmodellen kan leiden tot immuungemedieerde afstoting van de zich ontwikkelende foetus, leidend tot foetale dood (zie rubriek 5.3). Gebaseerd op het werkingsmechanisme tonen deze resultaten een potentieel risico aan dat toediening van atezolizumab tijdens de zwangerschap foetale schade kan veroorzaken, waaronder een toename in het aantal abortussen of doodgeborenen.
Het is bekend dat humaan immunoglobuline G1 (IgG1) de placenta passeert en aangezien atezolizumab een IgG1 is, kan atezolizumab mogelijk overgedragen worden van de moeder op de zich ontwikkelende foetus.
Atezolizumab mag niet gebruikt worden tijdens de zwangerschap tenzij de klinische toestand van de vrouw een behandeling met atezolizumab vereist.
Borstvoeding
Het is niet bekend of atezolizumab in de moedermelk wordt uitgescheiden. Atezolizumab is een monoklonaal antilichaam waarvan wordt verwacht dat het aanwezig is in de eerste moedermelk en in lagere hoeveelheden daarna. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Tecentriq moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar over de mogelijke effecten van atezolizumab op de vruchtbaarheid. Er zijn geen ontwikkelings- en reproductietoxiciteitsonderzoeken met atezolizumab uitgevoerd. Gebaseerd op het 26 weken durende toxiciteitsonderzoek bij herhaalde toediening, had atezolizumab echter een effect op de menstruatiecyclus bij een geschatte AUC van ongeveer 6 keer de AUC bij patiënten die de aanbevolen dosering kregen en dit effect was reversibel (zie rubriek 5.3). Er waren geen effecten op de mannelijke voortplantingsorganen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Tecentriq heeft een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten die vermoeidheid ervaren moeten worden aangeraden niet te rijden en geen machines te bedienen tot de symptomen afgenomen zijn (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van atezolizumab als monotherapie is gebaseerd op gepoolde gegevens van 5.039 patiënten met verschillende tumortypes bij wie atezolizumab intraveneus werd toegediend, en van 247 patiënten met NSCLC bij wie atezolizumab subcutaan werd toegediend. De vaakst voorkomende bijwerkingen (> 10%) waren vermoeidheid (29,3%), verminderde eetlust (20,1%), huiduitslag (19,7%), misselijkheid (18,8%), hoesten (18,2%), diarree (18,1%), pyrexie (17,9%), dyspneu (16,6%), artralgie (16,2%), pruritus (13,3%), asthenie (13%), rugpijn (12,2%), braken (11,7%), urineweginfectie (11%) en hoofdpijn (10,2%).
De veiligheid van intraveneus atezolizumab gegeven in combinatie met andere geneesmiddelen is onderzocht bij 4.535 patiënten en meerdere tumortypes. De vaakst voorkomende bijwerkingen (≥ 20%) waren anemie (36,8%), neutropenie (36,6%), misselijkheid (35,5%), vermoeidheid (33,1%), alopecia (28,1%), huiduitslag (27,8%), diarree (27,6%), trombocytopenie (27,1%), constipatie (25,8%), verminderde eetlust (24,7%) en perifere neuropathie (24,4%).
Het veiligheidsprofiel van Tecentriq oplossing voor injectie was over het algemeen vergelijkbaar met dat van de intraveneuze formulering, met als extra bijwerking reactie op de toedieningsplaats (4,5% in de arm met subcutane toediening van atezolizumab versus 0% in de arm met intraveneuze toediening van atezolizumab).
Gebruik van atezolizumab in de adjuvante NSCLC-setting
Het veiligheidsprofiel van atezolizumab in de adjuvante setting in de NSCLC-patiëntenpopulatie (IMpower010) was over het algemeen consistent met het algehele gepoolde veiligheidsprofiel van monotherapie in de gevorderde setting. Desalniettemin was de incidentie van immuungemedieerde bijwerkingen van atezolizumab bij IMpower010 51,7% vergeleken met 38,4% in de gepoolde monotherapiepopulatie met gevorderde ziekte. Er werden geen nieuwe immuungemedieerde bijwerkingen geïdentificeerd in de adjuvante setting.
Gebruik van atezolizumab in combinatie met bevacizumab, paclitaxel en carboplatine
In het eerstelijns NSCLC-onderzoek (IMpower150) werd een algemeen hogere frequentie van bijwerkingen gezien bij het behandelregime met de vier geneesmiddelen atezolizumab, bevacizumab, paclitaxel en carboplatine, vergeleken met atezolizumab, paclitaxel en carboplatine. Dit betrof graad 3 en 4 bijwerkingen (63,6% vergeleken met 57,5%), graad 5 bijwerkingen (6,1% vergeleken met 2,5%), bijwerkingen van atezolizumab van bijzonder belang (52,4% vergeleken met 48,0%) en bijwerkingen die tot staking van de onderzoeksbehandeling leiden (33,8% vergeleken met 13,3%). Misselijkheid, diarree, stomatitis, vermoeidheid, pyrexie, slijmvliesontsteking, verminderde eetlust, gewichtsafname, hypertensie en proteïnurie werden vaker gemeld (≥ 5% verschil) bij patiënten die atezolizumab in combinatie met bevacizumab, paclitaxel en carboplatine kregen. Andere klinisch significante bijwerkingen die vaker werden gezien in de arm met atezolizumab, bevacizumab, paclitaxel en carboplatine waren epistaxis, hemoptoë en cerebrovasculair accident, waaronder fatale gevallen.
Meer details over ernstige bijwerkingen staan in rubriek 4.4.
Lijst van bijwerkingen in tabelvorm
De bijwerkingen worden weergegeven volgens MedDRA systeem/orgaanklasse en frequentiecategorie in tabel 3 voor atezolizumab (intraveneus en subcutaan) gegeven als monotherapie of als combinatietherapie. Bijwerkingen waarvan bekend is dat ze kunnen optreden wanneer atezolizumab of chemotherapie alleen wordt gebruikt, kunnen ook optreden wanneer deze middelen in combinatie worden gebruikt, zelfs als deze bijwerkingen niet gemeld werden tijdens klinische onderzoeken met de combinatietherapie. De volgende frequentiecategorieën zijn gebruikt: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan niet worden bepaald op basis van de beschikbare gegevens). Binnen elke frequentiegroep zijn de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 3: Samenvatting van bijwerkingen die optraden bij patiënten die met atezolizumab werden behandeld
| Atezolizumab-monotherapie | Atezolizumab in combinatietherapie | |
| Infecties en parasitaire aandoeningen | ||
| Zeer vaak | Urineweginfectiea | Longinfectieb |
| Vaak | Sepsisaj | |
| Zelden | Cytomegalovirusinfectie | Cytomegalovirusinfectie |
| Bloed- en lymfestelselaandoeningen | ||
| Zeer vaak | Anemieax | Anemieax, trombocytopenied, neutropeniee, leukopenief |
| Vaak | Trombocytopenied, neutropeniee | Lymfopenieg |
| Zelden | Hemofagocytaire lymfohistiocytose, auto-immuunhemolytische anemieaw | Hemofagocytaire lymfohistiocytose, auto-immuunhemolytische anemieaw |
| Immuunsysteemaandoeningen | ||
| Vaak | Infusiegerelateerde reactieh | Infusiegerelateerde reactieh |
| Zelden | Sarcoïdoseas | |
| Endocriene aandoeningen | ||
| Zeer vaak | Hypothyreoïdiei | |
| Vaak | Hypothyreoïdiei, hyperthyreoïdiej | Hyperthyreoïdiej |
| Soms | Diabetes mellitusk, bijnierinsufficiëntiel, hypofysitism | Hypofysitism |
| Atezolizumab-monotherapie | Atezolizumab in combinatietherapie | |
| Voedings- en stofwisselingsstoornissen | ||
| Zeer vaak | Verminderde eetlust | Verminderde eetlust |
| Vaak | Hypokaliëmieae, hyponatriëmieaf, hyperglykemie, hypoalbuminemie, hypofosfatemie, hypocalciëmie | Hypokaliëmieae, hyponatriëmieaf, hypomagnesiëmien, hypoalbuminemie, hypofosfatemie, hypocalciëmie |
| Zenuwstelselaandoeningen | ||
| Zeer vaak | Hoofdpijn | Perifere neuropathieo, hoofdpijn |
| Vaak | Perifere neuropathieo | Syncope, duizeligheid |
| Soms | Syndroom van Guillain-Barrép, meningo-encefalitisq | |
| Zelden | Myastheen syndroomr, gelaatsparese, myelitis | Gelaatsparese |
| Oogaandoeningen | ||
| Soms | Uveïtisat | |
| Zelden | Uveïtisat | |
| Hartaandoeningen | ||
| Vaak | Pericardaandoeningenao | |
| Soms | Pericardaandoeningenao | |
| Zelden | Myocarditiss | |
| Bloedvataandoeningen | ||
| Zeer vaak | Hypertensieai | |
| Vaak | Hypotensie | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Zeer vaak | Dyspneu, hoesten | Dyspneu, hoesten, nasofaryngitisam |
| Vaak | Pneumonitist, hypoxieag, nasofaryngitisam | Dysfonie |
| Maagdarmstelselaandoeningen | ||
| Zeer vaak | Misselijkheid, braken, diarreeu | Misselijkheid, braken, diarreeu, obstipatie |
| Vaak | Colitisv, buikpijn, dysfagie, orofaryngeale pijnw, droge mond | Stomatitis, dysgeusie, colitisv |
| Soms | Pancreatitisx | |
| Zelden | Coeliakie | Coeliakie |
| Lever- en galaandoeningen | ||
| Vaak | Verhoogd ASAT, verhoogd ALAT, hepatitisy | Verhoogd ASAT, verhoogd ALAT |
| Huid- en onderhuidaandoeningen | ||
| Zeer vaak | Huiduitslagz, pruritus | Huiduitslagz, pruritus, alopeciaah |
| Vaak | Droge huidaq | |
| Atezolizumab-monotherapie | Atezolizumab in combinatietherapie | |
| Soms | Ernstige huidgerelateerde bijwerking (SCAR)ak, psoriasisan, lichen-aandoeningenar | Ernstige huidgerelateerde bijwerking (SCAR)ak, psoriasisan |
| Zelden | Pemfigoïd | Pemfigoïd, lichen-aandoeningenar |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Zeer vaak | Artralgie, rugpijn | Artralgie, musculoskeletale pijnaa, rugpijn |
| Vaak | Musculoskeletale pijnaa, artritisau | Artritisau |
| Soms | Myositisab, tenosynovitisav | Tenosynovitisav |
| Nier- en urinewegaandoeningen | ||
| Vaak | Verhoogd creatinine in het bloedc | Proteïnurieac, verhoogd creatinine in het bloedc |
| Soms | Nefritisad | |
Niet bekend | Niet-infectieuze cystitisal | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Zeer vaak | Pyrexie, vermoeidheid, asthenie | Pyrexie, vermoeidheid, asthenie, oedeem perifeer |
| Vaak | Griepachtige verschijnselen, rillingen, reactie op de toedieningsplaatsap | |
| Onderzoeken | ||
| Vaak | Verhoogd gamma-glutamyltransferase | Verhoogde alkalische fosfatase in het bloed, verhoogd gamma- glutamyltransferase |
| Soms | Verhoogd creatinefosfokinase in het bloed | |
a Waaronder meldingen van urineweginfectie, cystitis, pyelonefritis, Escherichia-urineweginfectie, bacteriële urineweginfectie, nierinfectie, acute pyelonefritis, chronische pyelonefritis, pyelitis, nierabces, urineweginfectie door streptokokken, urethritis, fungale urineweginfectie, pseudomonale urineweginfectie. b Waaronder meldingen van pneumonie, bronchitis, lagere luchtweginfectie, infectieuze pleurale effusie, tracheobronchitis, atypische pneumonie, longabces, infectieuze exacerbatie van chronische obstructieve luchtwegaandoening, paracancereuze pneumonie, pyopneumothorax, pleurale infectie, postprocedurele pneumonie.
c Waaronder meldingen van verhoogd creatinine in het bloed, hypercreatininemie.
d Waaronder meldingen van immune trombocytopenie (gemeld in onderzoeken buiten de gepoolde gegevensset), trombocytopenie, verlaagd aantal bloedplaatjes.
e Waaronder meldingen van neutropenie, verlaagd aantal neutrofielen, febriele neutropenie, neutropene sepsis, granulocytopenie.
f Waaronder meldingen van verminderd aantal witte bloedcellen, leukopenie.
g Waaronder meldingen van lymfopenie, verlaagd aantal lymfocyten.
h Waaronder meldingen van infusiegerelateerde reactie, cytokine release-syndroom, overgevoeligheid, anafylaxie.
i Waaronder meldingen van positieve test voor antithyreoïd-antilichamen, auto-immuunhypothyreoïdie, auto-immuunthyreoïditis, verlaagd thyreoïdstimulerend hormoon in het bloed, verhoogd thyreoïdstimulerend hormoon in het bloed, euthyroid sick syndrome, struma, hypothyreoïdie, immuungemedieerde hypothyreoïdie, immuungemedieerde thyreoïditis, myxoedeem, primaire hypothyreoïdie, schildklieraandoening, verlaagd schildklierhormoon, afwijkende schildklierfunctietest, thyreoïditis, acute thyreoïditis, verlaagd thyroxine, verlaagd vrij thyroxine, verhoogd vrij thyroxine, verhoogd thyroxine, verlaagd tri-jodothyronine, tri-jodothyronine verhoogd, afwijkend vrij tri-jodothyronine, verlaagd vrij tri-jodothyronine, verhoogd vrij tri-jodothyronine, pijnloze thyreoïditis.
j Waaronder meldingen van hyperthyreoïdie, ziekte van Basedow, endocriene oftalmopathie, exoftalmie. k Waaronder meldingen van diabetes mellitus, diabetes mellitus type 1, diabetische ketoacidose, ketoacidose. l Waaronder meldingen van bijnierinsufficiëntie, verlaagd corticotropine in het bloed, glucocorticoïdendeficiëntie, primaire bijnierinsufficiëntie, secundaire bijnierschorsinsufficiëntie. m Waaronder meldingen van hypofysitis, hypopituïtarisme, secundaire bijnierschorsinsufficiëntie, temperatuurregulatie-aandoening.
n Waaronder meldingen van hypomagnesiëmie, verlaagd magnesium in het bloed.
o Waaronder meldingen van perifere neuropathie, auto-immuunneuropathie, perifere sensorische neuropathie, polyneuropathie, herpes zoster, perifere motorische neuropathie, neuralgische amyotrofie, perifere sensomotorische neuropathie, toxische neuropathie, axonale neuropathie, lumbosacrale plexopathie, neuropathische artropathie, perifere-zenuwinfectie, neuritis, immuungemedieerde neuropathie. p Waaronder meldingen van het syndroom van Guillain-Barré, opstijgende slappe verlamming, demyeliniserende polyneuropathie.
q Waaronder meldingen van encefalitis, auto-immuunencefalitis, meningitis, meningitis aseptisch, fotofobie. r Waaronder meldingen van myasthenia gravis.
s Waaronder meldingen van myocarditis, auto-immuunmyocarditis, immuungemedieerde myocarditis. t Waaronder meldingen van pneumonitis, longinfiltratie, bronchiolitis, immuungemedieerde longziekte, immuungemedieerde pneumonitis, interstitiële longziekte, alveolitis, longopaciteit, longfibrose, longvergiftiging, bestralingspneumonitis.
u Waaronder meldingen van diarree, defecatie-urgentie, frequente darmbewegingen, maag-darmstelselhypermotiliteit.
v Waaronder meldingen van colitis, auto-immuuncolitis, ischemische colitis, microscopische colitis, ulceratieve colitis, omleidingscolitis, eosinofiele colitis, immuungemedieerde enterocolitis.
w Waaronder meldingen van orofaryngeale pijn, orofaryngeaal ongemak, keelirritatie. x Waaronder meldingen van auto-immuunpancreatitis, pancreatitis, acute pancreatitis, verhoogd lipase, verhoogd amylase.
y Waaronder meldingen van ascites, auto-immuunhepatitis, hepatische cytolyse, hepatitis, acute hepatitis, toxische hepatitis, hepatotoxiciteit, immuungemedieerde hepatitis, leveraandoening, geneesmiddelgeïnduceerde leverbeschadiging, leverfalen, leversteatose, hepatische laesie, leverletsel, oesofageale varicesbloedingen, oesofageale varices, spontane bacteriële peritonitis.
z Waaronder meldingen van acne, blaar, dermatitis, acneïforme dermatitis, allergische dermatitis, geneesmiddeleruptie, eczeem, geïnfecteerd eczeem, erytheem, erytheem van het ooglid, ooglid uitslag, fixed eruption, folliculitis, steenpuist, dermatitis van de hand, immuungemedieerde dermatitis, lipblaar, bloedblaar in de mond, palmoplantair erytrodysesthesiesyndroom, pemfigoïd, uitslag, erythemateuze uitslag, maculeuze uitslag, maculopapuleuze uitslag, rash morbilliform, papuleuze uitslag, papulosquameuze uitslag, pruritische uitslag, pustulaire uitslag, vesiculaire uitslag, scrotum dermatitis, seborroïsche dermatitis, huidexfoliatie, huidtoxiciteit, huidzweer, uitslag op vaattoegangsplaats.
aa Waaronder meldingen van musculoskeletale pijn, myalgie, botpijn.
ab Waaronder meldingen van myositis, rabdomyolyse, polymyalgia rheumatica, dermatomyositis, spier-abces, aanwezigheid van myoglobine in de urine, myopathie, polymyositis.
ac Waaronder meldingen van proteïnurie, aanwezigheid van proteïne in urine, hemoglobinurie, urineafwijking, nefrotisch syndroom, albuminurie.
ad Waaronder meldingen van nefritis, auto-immuunnefritis, Henoch-Schonlein purpura-nefritis, paraneoplastische glomerulonefritis, tubulo-interstitiële nefritis.
ae Waaronder meldingen van hypokaliëmie, verlaagd kalium in het bloed.
af Waaronder meldingen van hyponatriëmie, verlaagd natrium in het bloed.
ag Waaronder meldingen van hypoxie, verlaagde zuurstofsaturatie, verlaagde pO2.
ah Waaronder meldingen van alopecia, madarose, alopecia areata, alopecia totalis, hypertrichose. ai Waaronder meldingen van hypertensie, verhoogde bloeddruk, hypertensieve crisis, verhoogde systolische bloeddruk, diastolische hypertensie, inadequaat beheerste bloeddruk, hypertensieve retinopathie, hypertensieve nefropathie, essentiële hypertensie, orthostatische hypertensie.
aj Waaronder meldingen van sepsis, septische shock, urosepsis, neutropenische sepsis, long sepsis, bacteriële sepsis, Klebsiella-sepsis, abdominale sepsis, Candida-sepsis, Escherichia-sepsis, Pseudomonas-sepsis, stafylokokkensepsis.
ak Waaronder meldingen van bulleuze dermatitis, exfoliatieve uitslag, erythema multiforme, exfoliatieve dermatitis, gegeneraliseerde exfoliatieve dermatitis, toxische huideruptie, stevens-johnson-syndroom, geneesmiddelenreactie met eosinofilie en systemische symptomen, toxische epidermale necrolyse, cutane vasculitis.
al Waaronder meldingen van niet-infectieuze cystitis en immuungemedieerde cystitis. am Waaronder meldingen van nasofaryngitis, verstopte neus en rhinorroe.
an Waaronder meldingen van psoriasis, dermatitis psoriasiformis.
ao Waaronder meldingen van pericarditis, pericardeffusie, harttamponade en pericarditisconstrictie. ap Gemeld in een onderzoek buiten de gepoolde gegevens (aan subcutane toediening gerelateerd). De frequentie is bepaald aan de hand van blootstelling aan Tecentriq oplossing voor injectie in IMscin001 en IMscin002 en omvat meldingen van reacties, pijn, erytheem en uitslag op de toedieningsplaats.
aq Waaronder meldingen van droge huid, xerose.
ar Waaronder meldingen van lichtenoïde keratose, lichen sclerosus en lichen planus.
as Waaronder meldingen van sarcoïdose, longsarcoïdose en sarcoïdose van de lymfeklier. at Waaronder meldingen van uveïtis, iridocyclitis en iritis.
au Waaronder meldingen van artritis, gewrichtszwelling, osteoartritis, reumatoïde artritis, polyartritis, spinale osteoartritis, auto-immuunartritis, immuungemedieerde artritis, spondylitis, vochtophoping in gewricht, artropathie, oligoartritis, reumatische aandoening.
av Waaronder meldingen van peesontsteking, peespijn, tenosynovitis en synovitis.
aw Waaronder meldingen van auto-immuunhemolytische anemie, hemolytische anemie. ax Waaronder meldingen van anemie, hemoglobine verlaagd en rodebloedceltelling verlaagd.
Beschrijving van geselecteerde bijwerkingen
De onderstaande gegevens geven informatie over significante bijwerkingen van atezolizumab als monotherapie in klinische onderzoeken (zie rubriek 5.1). Details over de significante bijwerkingen van atezolizumab, wanneer dit gegeven wordt in combinatie, zijn weergegeven indien klinisch relevante verschillen zijn waargenomen ten opzichte van atezolizumab-monotherapie. De behandelrichtlijnen voor deze bijwerkingen staan beschreven in rubrieken 4.2 en 4.4.
Immuungemedieerde pneumonitis
Pneumonitis trad op bij 3,0% (151/5.039) van de patiënten die atezolizumab als monotherapie kregen. Van deze patiënten hadden drie patiënten fatale voorvallen. De mediane tijd tot ontstaan was 3,7 maanden (bereik: 3 dagen tot 29,8 maanden). De mediane duur was 1,7 maanden (bereik: 0 dagen tot 27,8+ maanden; + geeft een gecensureerde waarde weer). Pneumonitis leidde tot stopzetting van atezolizumab bij 41 (0,8%) patiënten. Pneumonitis waarvoor het gebruik van corticosteroïden nodig was, trad op bij 1,8% (92/5.039) van de patiënten die atezolizumab-monotherapie kregen.
Immuungemedieerde hepatitis
Hepatitis trad op bij 1,7% (88/5.039) van de patiënten die atezolizumab als monotherapie kregen. Van de 88 patiënten hadden drie patiënten fatale voorvallen. De mediane tijd tot ontstaan was 1,4 maanden (bereik: 0 dagen tot 26,3 maanden). De mediane duur was 1 maand (bereik: 0 dagen tot 52,1+ maanden; + geeft een gecensureerde waarde weer). Hepatitis leidde tot stopzetting van atezolizumab bij 46 (0,9%) patiënten. Hepatitis waarvoor het gebruik van corticosteroïden nodig was, trad op bij 2,6% (130/5.039) van de patiënten die atezolizumab-monotherapie kregen.
Immuungemedieerde colitis
Colitis trad op bij 1,2% (62/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 4,5 maanden (bereik: 15 dagen tot 36,4 maanden). De mediane duur was 1,4 maanden (bereik: 3 dagen tot 50,2+ maanden; + geeft een gecensureerde waarde weer). Colitis leidde tot stopzetting van atezolizumab bij 24 (0,5%) patiënten. Colitis waarvoor het gebruik van corticosteroïden nodig was, trad op bij 0,6% (30/5.039) van de patiënten die atezolizumab-monotherapie kregen.
Immuungemedieerde endocrinopathieën
Schildklieraandoeningen
Hypothyreoïdie trad op bij 8,5% (427/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 4,2 maanden (bereik: 0 dagen tot 38,5 maanden). Hypothyreoïdie trad op bij 17,4% (86/495) van de patiënten die monotherapie met atezolizumab kregen in de adjuvante NSCLC-setting. De mediane tijd tot aanvang was 4,0 maanden (bereik: 22 dagen tot 11,8 maanden).
Hyperthyreoïdie trad op bij 2,4% (121.5/5.039) van de patiënten die atezolizumab-monotherapie kregen. De mediane tijd tot ontstaan was 2,7 maanden (bereik: 0 dagen tot 24,3 maanden). Hyperthyreoïdie trad op bij 6,5% (32/495) van de patiënten die atezolizumab als monotherapie kregen in de adjuvante NSCLC-setting. De mediane tijd tot aanvang was 2,8 maanden (bereik: 1 dag tot 9,9 maanden).
Bijnierinsufficiëntie
Bijnierinsufficiëntie trad op bij 0,5% (25/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 6,2 maanden (bereik: 3 dagen tot 21,4 maanden). Bijnierinsufficiëntie leidde tot stopzetting van atezolizumab bij 5 (0,1%) patiënten. Bijnierinsufficiëntie waarvoor het gebruik van corticosteroïden nodig was, trad op bij 0,4% (20/5.039) van de patiënten die atezolizumab-monotherapie kregen.
Hypofysitis
Hypofysitis trad op bij 0,2% (9/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 5,3 maanden (bereik: 21 dagen tot 13,7 maanden). Zes (0,1%) patiënten hadden corticosteroïden nodig en 1 (< 0,1%) patiënt stopte met de atezolizumab-behandeling.
Hypofysitis trad op bij 1,4% (15/1.093) van de patiënten die atezolizumab in combinatie met paclitaxel kregen gevolgd door atezolizumab, dose-dense (dat wil zeggen met verkorte intervallen tussen kuren) doxorubicine of epirubicine, en cyclofosfamide. De mediane tijd tot ontstaan was 3,8 maanden (bereik: 2,4 tot 10,7 maanden). Elf patiënten (1,0%) hadden corticosteroïden nodig en 7 (0,6%) patiënten stopten met de atezolizumab-behandeling.
Hypofysitis trad op bij 0,8% (3/393) van de patiënten die atezolizumab met bevacizumab, paclitaxel en carboplatine kregen. De mediane tijd tot ontstaan was 7,7 maanden (bereik: 5,0 tot 8,8 maanden). Twee patiënten moesten corticosteroïden gebruiken.
Hypofysitis trad op bij 0,4% (2/473) van de patiënten die atezolizumab in combinatie met nab-paclitaxel en carboplatine kregen. De mediane tijd tot ontstaan was 5,2 maanden (bereik: 5,1 tot 5,3 maanden). Beide patiënten moesten corticosteroïden gebruiken.
Diabetes mellitus
Diabetes mellitus trad op bij 0,6% (30/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 5,5 maanden (bereik: 3 dagen tot 29,0 maanden). Diabetes mellitus leidde tot stopzetting van atezolizumab bij < 0,1% (3/5.039) van de patiënten. Vier patiënten (< 0,1%) moesten corticosteroïden gebruiken.
Diabetes mellitus trad op bij 2,0% (10/493) van de HCC-patiënten die atezolizumab in combinatie met bevacizumab kregen. De mediane tijd tot ontstaan was 4,4 maanden (bereik: 1,2 maanden tot 8,3 maanden). Diabetes mellitus leidde niet tot stopzetting van atezolizumab.
Immuungemedieerde meningo-encefalitis
Meningo-encefalitis trad op bij 0,4% (22/5.039) van de patiënten die atezolizumab-monotherapie kregen. De mediane tijd tot ontstaan was 15 dagen (bereik: 0 dagen tot 12,5 maanden). De mediane duur was 24 dagen (bereik: 6 dagen tot 14,5+ maanden; + geeft een gecensureerde waarde weer).
Meningo-encefalitis waarvoor het gebruik van corticosteroïden nodig was, trad op bij 0,2% (12/5.039) van de patiënten die atezolizumab kregen en 8 patiënten (0,2%) stopten het gebruik van atezolizumab.
Immuungemedieerde neuropathieën
Het syndroom van Guillain-Barré en demyeliniserende polyneuropathie
Het syndroom van Guillain-Barré en demyeliniserende polyneuropathie, trad op bij 0,1% (6/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 4,1 maanden (bereik: 18 dagen tot 8,1 maanden). De mediane duur was 8,0 maanden (bereik: 18 dagen tot 24,5+ maanden; + geeft een gecensureerde waarde weer). Het syndroom van Guillain-Barré leidde tot stopzetting van atezolizumab bij 1 patiënt (< 0,1%). Het syndroom van Guillain-Barré waarvoor het gebruik van corticosteroïden nodig was, trad op bij < 0,1% (3/5.039) van de patiënten die atezolizumab-monotherapie kregen.
Immuungemedieerde gelaatsparese
Gelaatsparese trad op bij < 0,1% (1/5.039) van de patiënten die atezolizumab als monotherapie kregen. De tijd tot ontstaan was 29 dagen. De duur was 1,1 maand. Het voorval vereiste geen gebruik van corticosteroïden en het voorval leidde niet tot stopzetting van atezolizumab.
Immuungemedieerde myelitis
Myelitis trad op bij < 0,1 % (1/5.039) van de patiënten die atezolizumab als monotherapie kregen. De tijd tot ontstaan was 3 dagen. Het voorval vereiste het gebruik van corticosteroïden, maar leidde niet tot stopzetting van atezolizumab.
Myastheen syndroom
Myasthenia gravis trad op bij < 0,1% (2/5.039) van de patiënten (waaronder 1 fataal geval) die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 2,6 maanden (bereik: 1,2 maanden tot 4 maanden).
Immuungemedieerde pancreatitis
Pancreatitis, waaronder verhoogd amylase en verhoogd lipase, trad op bij 0,8% (40/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 5 maanden (bereik: 0 dagen tot 24,8 maanden). De mediane duur was 24 dagen (bereik: 3 dagen tot 40,4+ maanden; + geeft een gecensureerde waarde weer). Pancreatitis leidde tot stopzetting van atezolizumab bij 3 (< 0,1%) patiënten. Pancreatitis waarvoor het gebruik van corticosteroïden nodig was, trad op bij 0,2% (8/5.039) van de patiënten die atezolizumab-monotherapie kregen.
Immuungemedieerde myocarditis
Myocarditis trad op bij < 0,1% (5/5.039) van de patiënten die atezolizumab als monotherapie kregen. In de adjuvante NSCLC-setting had 1 van de 5 patiënten een fataal voorval. De mediane tijd tot ontstaan was 3,7 maanden (bereik: 1,5 tot 4,9 maanden). De mediane duur was 14 dagen (bereik: 12 dagen tot 2,8 maanden). Myocarditis leidde tot stopzetting van atezolizumab bij 3 patiënten (< 0,1%). Drie patiënten (< 0,1%) hadden corticosteroïden nodig.
Immuungemedieerde nefritis
Nefritis trad op bij 0,2% (11/5.039) van de patiënten die atezolizumab kregen. De mediane tijd tot ontstaan was 5,1 maanden (bereik: 3 dagen tot 17,5 maanden). Nefritis leidde tot stopzetting van atezolizumab bij 5 patiënten (≤ 0,1%). Vijf patiënten (0,1%) hadden corticosteroïden nodig.
Immuungemedieerde myositis
Myositis trad op bij 0,6% (32/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 3,5 maanden (bereik: 12 dagen tot 11,5 maanden). De mediane duur was 3,2 maanden (bereik: 9 dagen tot 51,1+ maanden; + geeft een gecensureerde waarde weer). Myositis leidde tot stopzetting van atezolizumab bij 6 patiënten (0,1%). Tien patiënten (0,2%) hadden corticosteroïden nodig.
Immuungemedieerde ernstige huidgerelateerde bijwerkingen (SCAR’s)
SCAR’s traden op bij 0,6% (30/5.039) van de patiënten die atezolizumab als monotherapie kregen. Van de 30 patiënten had één patiënt een fataal voorval. De mediane tijd tot ontstaan was 4,8 maanden (bereik: 3 dagen tot 15,5 maanden). De mediane duur was 2,4 maanden (bereik: 1 dag tot 37,5+ maanden; + geeft een gecensureerde waarde weer). SCAR’s leidden tot stopzetting van atezolizumab bij 3 patiënten (< 0,1%). SCAR’s waarbij systemische corticosteroïden nodig waren traden op bij 0,2% (9/5.039) van de patiënten die atezolizumab als monotherapie kregen.
Immuungemedieerde pericardaandoeningen
Pericardaandoeningen traden op bij 1% (49/5.039) van de patiënten die atezolizumab als monotherapie kregen. De mediane tijd tot ontstaan was 1,4 maanden (bereik: 6 dagen tot 17,5 maanden). De mediane duur was 2,5 maanden (bereik: 0 tot 51,5+ maanden; + geeft een gecensureerde waarde weer). Pericardaandoeningen leidden tot stopzetting van Tecentriq bij 3 patiënten (< 0,1%). Pericardaandoeningen waarbij behandeling met corticosteroïden nodig was, traden op bij 0,2% (7/5.039) van de patiënten.
Klasse-effecten van immuuncheckpointremmers
Tijdens behandeling met andere immuuncheckpointremmers zijn gevallen gemeld van de volgende bijwerking(en), die ook kan (kunnen) optreden tijdens behandeling met atezolizumab: pancreatische exocriene insufficiëntie.
Immunogeniteit
Subcutane formulering
In het IMscin001-onderzoek was de incidentie van tijdens de behandeling ontstane antilichamen tegen atezolizumab bij patiënten die subcutaan en intraveneus behandeld werden met Tecentriq vergelijkbaar (respectievelijk 19,5% [43/221] en 13,9% [15/108]), na een mediane behandelperiode van 2,8 maanden. De incidentie van tijdens de behandeling ontstane antilichamen tegen rHuPH20 bij patiënten die behandeld werden met de subcutane formulering van Tecentriq was 5,4% [12/224]. De klinische relevantie van de ontwikkeling van antilichamen tegen rHuPH20 na behandeling met Tecentriq oplossing voor injectie is niet bekend.
Intraveneuze formulering
In de verschillende fase II- en III-onderzoeken ontwikkelden 13,1% tot 54,1% van de patiënten tijdens de behandeling ontstane antilichamen (ADA’s). Patiënten die ADA’s ontwikkelden, hadden over het algemeen ongunstigere gezondheids- en ziektekenmerken op baseline. Deze onevenwichtigheid in de gezondheids- en ziektekenmerken op baseline kan de interpretatie van PK, werkzaamheids- en veiligheidsanalyses verstoren. Exploratieve analyses, waarbij is gecorrigeerd voor de onevenwichtige gezondheids- en ziektekenmerken op baseline zijn uitgevoerd om het effect van ADA op de werkzaamheid te bepalen. Deze analyses sloten mogelijke vermindering van de werkzaamheid bij patiënten die ADA ontwikkelden ten opzichte van patiënten die geen ADA ontwikkelden niet uit. De mediane tijd tot ontstaan van ADA varieerde van 3 tot 5 weken.
In de verschillende gepoolde gegevens van patiënten die behandeld zijn met atezolizumab-monotherapie (n = 3.460) en met combinatietherapieën (n = 2.285) zijn respectievelijk de volgende percentages bijwerkingen gezien in de ADA-positieve populatie vergeleken met de ADA-negatieve populatie: graad 3-4 bijwerkingen 46,2% versus 39,4%, ernstige bijwerkingen 39,6% versus 33,3%, bijwerkingen die leidden tot staken van de behandeling 8,5% versus 7,8% (monotherapie); graad 3-4 bijwerkingen 63,9% versus 60,9%, ernstige bijwerkingen 43,9% versus 35,6%, bijwerkingen die leidden tot staken van de behandeling 22,8% versus 18,4% (combinatietherapie). Uit de beschikbare gegevens kunnen echter geen definitieve conclusies getrokken worden over eventuele patronen van bijwerkingen.
Pediatrische patiënten
De veiligheid van atezolizumab bij kinderen en adolescenten is niet vastgesteld. In een klinisch onderzoek met 69 pediatrische patiënten (< 18 jaar oud) zijn geen nieuwe veiligheidssignalen waargenomen en het veiligheidsprofiel was vergelijkbaar met dat bij volwassenen.
Ouderen
Er zijn geen verschillen in veiligheid waargenomen tussen patiënten < 65 jaar, in de leeftijd 65-74 jaar en in de leeftijd 75-84 jaar die behandeld werden met atezolizumab-monotherapie. De gegevens van patiënten ≥ 85 jaar zijn te beperkt om conclusies te kunnen trekken over deze populatie.
Bij patiënten die atezolizumab in combinatie met bevacizumab, carboplatine en paclitaxel kregen in onderzoek IMpower150, werd een leeftijd ≥ 65 geassocieerd met een verhoogd risico op het ontwikkelen van bijwerkingen.In de onderzoeken IMpower150, IMpower133, IMpower110 en IMscin001 waren te weinig gegevens van patiënten ≥ 75 jaar om conclusies over deze populatie te kunnen trekken. Bij patiënten met NSCLC die niet in aanmerking kwamen voor platina-bevattende behandeling in de eerste lijn in het IPSOS-onderzoek waren geen verschillen in de veiligheidsprofielen tussen de leeftijdssubgroepen van de patiënten die eerstelijns atezolizumab als monotherapie kregen waargenomen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen informatie over overdosering met atezolizumab.
In geval van overdosering moeten patiënten nauwlettend gecontroleerd worden op klachten en verschijnselen van bijwerkingen en moet er gepaste symptomatische behandeling gestart worden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, PD-1/PDL-1 (Programmed cell death protein 1 /death-ligand 1)-remmers. ATC-code: L01FF05.
Tecentriq oplossing voor injectie bevat de werkzame stof atezolizumab die dit geneesmiddel zijn therapeutische effect geeft, en de hulpstof recombinant humaan hyaluronidase (rHuPH20), een enzym dat gebruikt wordt om de verspreiding en absorptie van gelijktijdig subcutaan toegediende stoffen te bevorderen.
Werkingsmechanisme
Programmed death-ligand 1 (PD-L1) kan tot expressie komen op tumorcellen en/of tumorinfiltrerende immuuncellen en kan bijdragen aan de remming van de antitumor-immuunrespons in de micro-omgeving van de tumor. Binding van PD-L1 aan de PD-1- en B7.1-receptoren die op T-cellen en op antigeenpresenterende cellen aanwezig zijn, onderdrukt cytotoxische T-celactiviteit, T-celproliferatie en cytokineproductie.
Atezolizumab is een Fc-gemodificeerd, gehumaniseerd immunoglobuline G1 (IgG1) monoklonaal antilichaam dat zich rechtstreeks bindt aan PD-L1, waardoor de PD-1- en B7.1-receptoren beide worden geblokkeerd. Hierdoor vindt er geen PD-L1/PD-1-gemedieerde remming van de immuunrespons plaats en kan de antitumor-immuunrespons op gang worden gebracht zonder inductie van antilichaam-afhankelijke cellulaire cytotoxiciteit. Atezolizumab heeft geen invloed op de PD-L2/PD-1-interactie waardoor PD-L2/PD-1-gemedieerde remmingssignalen blijven aanhouden.
Klinische werkzaamheid en veiligheid
Urotheelcarcinoom
Intraveneuze formulering
IMvigor211 (GO29294): Gerandomiseerd onderzoek bij patiënten met lokaal gevorderd of gemetastaseerd UC die eerder behandeld zijn met chemotherapie
Een open label, multicenter, internationaal, gerandomiseerd, fase III-onderzoek (IMvigor211), werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab te bepalen vergeleken met chemotherapie (de keuze van de onderzoeker was vinflunine, docetaxel of paclitaxel) bij patiënten met lokaal gevorderd of gemetastaseerd UC die progressief waren gedurende of na een platina-bevattende behandeling. Patiënten werden uitgesloten uit dit onderzoek als ze een voorgeschiedenis hadden van auto-immuunziekte, actieve- of corticosteroïdafhankelijke hersenmetastasen, toediening van een levend verzwakt vaccin binnen 28 dagen voor deelname, toediening van systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voor deelname. Tumorbepalingen werden in de eerste 54 weken om de 9 weken, en daarna om de 12 weken uitgevoerd. Tumorweefsels werden prospectief onderzocht op PD-L1-expressie op tumorinfiltrerende immuuncellen (IC) en de resultaten werden gebruikt om de subgroepen voor PD-L1-expressie te bepalen voor de hieronder beschreven analyses.
In totaal namen 931 patiënten deel aan het onderzoek. Patiënten werden (1:1) gerandomiseerd en kregen of atezolizumab of chemotherapie. Randomisatie was gestratificeerd naar chemotherapie (vinflunine versus taxaan), PD-L1-expressie op IC (< 5% versus ≥ 5%), aantal prognostische risicofactoren (0 versus 1-3) en levermetastasen (ja versus nee). Prognostische risicofactoren waren: tijd na eerder ontvangen chemotherapie van < 3 maanden, ECOG-score > 0 en hemoglobine < 10 g/dl.
Atezolizumab werd elke 3 weken toegediend als een vaste dosis van 1.200 mg via intraveneuze infusie. Dosisverlaging van atezolizumab was niet toegestaan. Patiënten werden behandeld tot verlies van klinisch voordeel zoals beoordeeld door de onderzoeker, of onaanvaardbare toxiciteit. Op dag 1 van elke 3-wekelijkse cyclus werd 320 mg/m2 vinflunine toegediend via intraveneuze infusie, tot ziekteprogressie of onaanvaardbare toxiciteit. Op dag 1 van elke 3-wekelijkse cyclus werd 175 mg/m2 paclitaxel gedurende 3 uur toegediend via intraveneuze infusie, tot ziekteprogressie of onaanvaardbare toxiciteit. Op dag 1 van elke 3-wekelijkse cyclus werd 75 mg/m2 docetaxel toegediend via intraveneuze infusie, tot ziekteprogressie of onaanvaardbare toxiciteit. Voor alle patiënten was de mediane behandelduur 2,8 maanden in de atezolizumab-behandelarm, 2,1 maanden in de vinflunine- en paclitaxel-behandelarm en 1,6 maanden in de docetaxel-behandelarm.
In de primaire populatie-analyse waren de demografische gegevens en ziektekenmerken op baseline vergelijkbaar tussen de behandelarmen. De mediane leeftijd was 67 jaar (bereik: 31 tot 88) en 77,1% van de patiënten was man. De meerderheid van de patiënten was wit (72,1%), 53,9% van de patiënten in de chemotherapie-behandelarm kreeg vinflunine, 71,4% van de patiënten had minstens één slechte prognostische risicofactor en 28,8% had levermetastasen op baseline. De baseline ECOG-score was 0 (45,6%) of 1 (54,4%). De primaire tumorlocatie zat bij 71,1% van de patiënten in de blaas en 25,4% van de patiënten had UC in de bovenste urinewegen. Het aantal patiënten dat alleen een eerdere adjuvante of neo-adjuvante platina-bevattende behandeling had gekregen en progressief werd binnen 12 maanden was 24,2%.
Het primaire werkzaamheidseindpunt voor IMvigor211 was totale overleving (OS). Secundaire werkzaamheidseindpunten waren objectief responspercentage (ORR), progressievrije overleving (PFS) en responsduur (DOR), volgens door de onderzoeker beoordeelde Response Evaluation Criteria in Solid Tumors (RECIST) v1.1. Vergelijkingen van de OS tussen de behandelarm en de controle-arm voor de IC2/3-, IC1/2/3- en ITT (Intention-to-treat oftewel all-comer)-populaties werden gedaan middels een hiërarchisch gefixeerde sequentieprocedure gebaseerd op een gestratificeerde log-ranktest met een tweezijdig 5%-niveau. Dit gebeurde als volgt: stap 1) IC2/3-populatie; stap 2) IC1/2/3-populatie; stap 3) all-comer-populatie. OS-resultaten uit stap 2 en stap 3 konden alleen formeel getest worden op statistische significantie als het resultaat uit de voorgaande stap statistisch significant was.
De mediane overlevingsfollow-up was 17 maanden. In de primaire analyse van onderzoek IMvigor211 werd het primaire eindpunt, de OS, niet bereikt. Bij patiënten met eerder behandeld lokaal gevorderd of gemetastaseerd UC toonde atezolizumab geen statistisch significant overlevingsvoordeel aan vergeleken met chemotherapie. Volgens de vooraf gespecificeerde hiërarchische testvolgorde, werd de IC2/3-populatie eerst getest, met een OS hazardratio (HR) van 0,87 (95%-BI: 0,63 ; 1,21; mediane OS van 11,1 versus 10,6 maanden voor respectievelijk atezolizumab en chemotherapie). De gestratificeerde log-rank p-waarde was 0,41 en daarom worden de resultaten bij deze populatie als niet statistisch significant beschouwd. Hierdoor konden er geen formele testen voor statistische significantie uitgevoerd worden voor OS in de IC1/2/3- of all-comer-populaties, en de resultaten van deze analyses zullen als exploratief worden beschouwd. De voornaamste resultaten in de all-comer-populatie zijn samengevat in tabel 4. De Kaplan-Meier-curve voor OS in de all-comer-populatie wordt weergegeven in figuur 1.
Er werd opnieuw een exploratieve overlevingsanalyse uitgevoerd bij een mediane overlevingsfollow-up van 34 maanden in de ITT-populatie. De mediane OS was 8,6 maanden (95%-BI: 7,8; 9,6) in de atezolizumab-arm en 8,0 maanden (95%-BI: 7,2; 8,6) in de chemotherapie-arm met een hazardratio van 0,82 (95%-BI: 0,71; 0,94). Overeenkomend met de trend die gezien werd bij de primaire analyse voor de OS na 12 maanden, waren de percentages voor de OS na 24 maanden en 30 maanden numeriek hoger bij patiënten in de atezolizumab-arm vergeleken met de chemotherapie-arm in de ITT-populatie. Het percentage patiënten dat nog in leven was na 24 maanden (Kaplan-Meier-schatting) was 12,7% in de chemotherapie-arm en 22,5% in de atezolizumab-arm; na 30 maanden (Kaplan-Meier-schatting) was 9,8% in de chemotherapie-arm en 18,1% in de atezolizumab-arm nog in leven.
Tabel 4: Samenvatting van de werkzaamheid in de all-comer populatie (IMvigor211)
Werkzaamheidseindpunt Atezolizumab
(n = 467)
Chemotherapie
(n = 464) Primair werkzaamheidseindpunt
OS* Aantal sterfgevallen (%) 324 (69,4%) 350 (75,4%) Mediane tijd tot voorvallen (maanden) 8,6 8,0 95%-BI 7,8 ; 9,6 7,2 ; 8,6 Gestratificeerdeǂ hazardratio (95%-BI) 0,85 (0,73 ; 0,99) OS na 12 maanden (%)** 39,2% 32,4%
Secondaire en exploratieve eindpunten
Door de onderzoeker beoordeelde PFS (RECIST v1.1)
Aantal voorvallen (%) 407 (87,2%) 410 (88,4%) Mediane duur van PFS (maanden) 2,1 4,0 95%-BI 2,1 ; 2,2 3,4 ; 4,2 Gestratificeerde hazardratio (95%-BI) 1,10 (0,95 ; 1,26) Door de onderzoeker beoordeelde ORR
(RECIST v1.1)
n = 462 n = 461
Aantal bevestigde responders (%) 62 (13,4%) 62 (13,4%) 95%-BI 10,45 ; 16,87 10,47 ; 16,91 Aantal met complete respons (%) 16 (3,5%) 16 (3,5%) Aantal met gedeeltelijke respons (%) 46 (10,0%) 46 (10,0%) Aantal met stabiele ziekte (%) 92 (19,9%) 162 (35,1%) Door de onderzoeker beoordeelde DOR
(RECIST v1.1)
n = 62 n = 62
Mediaan in maanden*** 21,7 7,4 95%-BI 13,0 ; 21,7 6,1 ; 10,3 BI=betrouwbaarheidsinterval; DOR=responsduur; ORR=objectief responspercentage; OS=totale overleving; PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1. * Gebaseerd op de gestratificeerde log-ranktest werd een OS-analyse in de all-comer-populatie uitgevoerd en het resultaat is alleen voor beschrijvende doeleinden (p = 0,0378); de p-waarde van de OS-analyse in de all-comer-populatie volgens de vooraf vastgestelde hiërarchie van de analyse kan niet als statistisch significant worden beschouwd. ǂ Gestratificeerd naar chemotherapie (vinflunine versus taxaan), IC-status (< 5% versus ≥ 5%), aantal prognostische risicofactoren (0 versus 1-3) en levermetastasen (ja versus nee).
** Gebaseerd op Kaplan-Meier schatting
*** Bij 63% van de responders in de atezolizumab-behandelarm en bij 21% van de responders in de chemotherapie-behandelarm was de respons nog steeds aan de gang.
Figuur 1: Kaplan-Meier-curve voor OS (IMvigor211)
IMvigor210 (GO29293): Eenarmig onderzoek bij niet eerder behandelde patiënten met UC voor wie cisplatine ongeschikt is en bij patiënten met UC die eerder behandeld zijn met chemotherapie
Een multicenter, internationaal klinisch fase II-onderzoek met één behandelarm en twee cohorten, IMvigor210, werd uitgevoerd bij patiënten met lokaal gevorderd of gemetastaseerd UC (ook bekend als urotheelkanker van de blaas).
In totaal namen 438 patiënten deel aan het onderzoek, dat bestond uit twee patiëntencohorten. Cohort 1 omvatte niet eerder behandelde patiënten met lokaal gevorderd of gemetastaseerd UC die niet in aanmerking kwamen of niet geschikt waren voor cisplatine-bevattende chemotherapie of die ziekteprogressie kregen ten minste 12 maanden na behandeling met een platina-bevattende neo-adjuvante of adjuvante chemotherapie. Cohort 2 omvatte patiënten die ten minste één platina-bevattende chemotherapie voor lokaal gevorderd of gemetastaseerd UC hadden gekregen of ziekteprogressie hadden binnen 12 maanden na behandeling met een platina-bevattende neoadjuvante of adjuvante chemotherapie.
In cohort 1 werden 119 patiënten behandeld met 1.200 mg atezolizumab elke 3 weken via intraveneuze infusie tot ziekteprogressie. De mediane leeftijd was 73 jaar. De meeste patiënten waren mannen (81%) en de meerderheid van de patiënten was wit (91%).
In cohort 1 zaten 45 patiënten (38%) met een ECOG-score van 0,50 patiënten (42%) met een ECOG-score van 1 en 24 patiënten (20%) met een ECOG-score van 2,35 patiënten (29%) zonder Bajorin risicofactoren (ECOG-score ≥ 2 en viscerale metastase), 66 patiënten (56%) met één Bajorin risicofactor en 18 patiënten (15%) met twee Bajorin risicofactoren, 84 patiënten (71%) met verminderde nierfunctie (glomerulair filtratiesnelheid [GFR] < 60 ml/min), en 25 patiënten (21%) met levermetastase.
Het primaire werkzaamheidseindpunt voor cohort 1 was het bevestigde objectieve responspercentage (ORR), beoordeeld door een onafhankelijke beoordelingsinstantie (independent review facility, IRF) met behulp van RECISTv1.1.
De primaire analyse werd uitgevoerd nadat alle patiënten tenminste 24 weken follow-up hadden gehad. De mediane duur van de behandeling was 15,0 weken en de mediane overlevingsfollow-up was 8,5 maanden in de all-comer groep. Er werden klinisch relevante IRF-beoordeelde ORR’s met behulp van RECISTv1.1 aangetoond. Echter, statistische significantie werd niet bereikt voor het primaire eindpunt wanneer het werd vergeleken met een vooraf gespecificeerde historisch controle responspercentage van 10%. De bevestigde ORR’s met behulp van IRF-RECISTv1.1 waren: 21,9% (95%-BI: 9,3; 40,0) bij patiënten met PD-L1-expressie ≥ 5%, 18,8% (95%-BI: 10,9; 29,0) bij patiënten met PD-L1-expressie ≥ 1% en 19,3% (95%-BI: 12,7; 27,6) in de all-comer groep. De mediane responsduur (DOR) werd bij geen enkele PD-L1-expressie subgroep of bij de all-comer groep bereikt. De OS was nog niet bereikt bij een voorval-patiënt-verhouding van ongeveer 40%. De mediane OS voor alle patiëntensubgroepen (PD-L1-expressie ≥ 5% en ≥ 1%) en in de all-comer groep was 10,6 maanden.
Een aangepaste analyse werd uitgevoerd bij een mediane overlevingsfollow-up van 17,2 maanden voor cohort 1 en is samengevat in tabel 5. De mediane DOR werd in geen enkele PD-L1-expressie subgroep of in de all-comer groep bereikt.
Tabel 5: Samenvatting van de aangepaste werkzaamheid (IMvigor210 cohort 1)
Werkzaamheidseindpunt
PD-L1-expressie
≥ 5% in IC
PD-L1-
expressie ≥ 1%
op IC
All-comers
ORR (IRF-beoordeeld; RECIST v1.1) n = 32 n = 80 n = 119
Aantal responders (%) 9 (28,1%) 19 (23,8%) 27 (22,7%) 95%-BI 13,8 ; 46,8 15,0 ; 34,6 15,5 ; 31,3 Aantal met complete respons (%) 4 (12,5%) 8 (10,0%) 11 (9,2%) 95%-BI 3,5 ; 29,0 4,4 ; 18,8 4,7 ; 15,9 Aantal met gedeeltelijke respons (%) 5 (15,6%) 11 (13,8%) 16 (13,4%) 95%-BI 5,3 ; 32,8 7,1 ; 23,3 7,9 ; 20,9 DOR (IRF-beoordeeld; RECIST v1.1) n = 9 n = 19 n = 27
Patiënten met voorval (%) 3 (33,3%) 5 (26,3%) 8 (29,6%) Mediaan (maanden) (95%-BI) NI (11,1 ; NI) NI (NI) NI (14,1 ; NI) PFS (IRF-beoordeeld; RECIST v1.1) n = 32 n = 80 n = 119
Patiënten met voorval (%) 24 (75,0%) 59 (73,8%) 88 (73,9%) Mediaan (maanden) (95%-BI) 4,1 (2,3 ; 11,8) 2,9 (2,1 ; 5,4) 2,7 (2,1 ; 4,2) OS n = 32 n = 80 n = 119
Patiënten met voorval (%) 18 (56,3%) 42 (52,5%) 59 (49,6%) Mediaan (maanden) ( 95%-BI) 12,3 (6,0 ; NI) 14,1 (9,2 ; NI) 15,9 (10,4 ; NI) 1-jarig OS-percentage (%) 52,4% 54,8% 57,2% BI=betrouwbaarheidsinterval; DOR=responsduur; IC= tumorinfiltrerende immuuncellen; IRF= onafhankelijke beoordelingsinstantie; NI=niet in te schatten; ORR=objectief responspercentage; OS=totale overleving; PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1.
Op het moment van de finale analyse van cohort 1 hadden patiënten een mediane overlevingsfollow-up van 96,4 maanden. De mediane OS was 12,3 maanden (95%-BI: 6,0; 49,8) bij patiënten met PD-L1-expressie ≥ 5% (patiënten die zijn geïncludeerd in de therapeutische indicatie).
In cohort 2 waren de co-primaire werkzaamheidseindpunten bevestigde ORR, beoordeeld door een IRF met behulp van RECIST v1.1 en door de onderzoeker beoordeelde ORR volgens de criteria van Modified RECIST (mRECIST). Er werden 310 patiënten behandeld met 1.200 mg atezolizumab elke 3 weken via intraveneuze infusie tot verlies van klinisch voordeel. De primaire analyse van cohort 2 werd uitgevoerd nadat alle patiënten tenminste 24 weken follow-up hadden gehad. Het onderzoek behaalde de co-primaire werkzaamheidseindpunten in cohort 2. Er werden statistische significante ORR’s aangetoond met behulp van IRF-beoordeelde RECISTv1.1 en door de onderzoeker beoordeelde mRECIST vergeleken met een vooraf gespecificeerd historisch controleresponspercentage van 10%.
Een analyse werd tevens uitgevoerd bij een mediane overlevingsfollow-up van 21,1 maanden voor cohort 2. De bevestigde ORR’s met behulp van IRF-RECIST v1.1 waren: 28,0% (95%-BI: 19,5; 37,9) bij patiënten met PD-L1-expressie ≥ 5%, 19,3% (95%-BI: 14,2; 25,4) bij patiënten met PD-L1-expressie ≥ 1% en 15,8% (95%-BI: 11,9; 20,4) in de all-comer groep. De bevestigde ORR’s met behulp van door de onderzoeker beoordeelde mRECIST waren: 29,0% (95%-BI: 20,4; 38,9) bij patiënten met PD-L1-expressie ≥ 5%, 23,7% (95%-BI: 18,1; 30,1) bij patiënten met PD-L1-expressie ≥ 1% en 19,7% (95%-BI: 15,4; 24,6) in de all-comer groep. Het percentage complete respons met behulp van IRF-RECIST v1.1 in de all-comer groep was 6,1% (95%-BI: 3,7; 9,4). Voor cohort 2 werd de mediane DOR in geen enkele PD-L1-expressie subgroep of in de all-comer groep bereikt, maar werd dit wel bereikt bij patiënten met PD-L1-expressie < 1% (13,3 maanden; 95%-BI: 4,2; NI). De OS na 12 maanden was 37% in de all-comer groep.
Op het moment van de finale analyse van cohort 2 hadden patiënten een mediane overlevingsfollow-up van 46,2 maanden. De mediane OS was 11,9 maanden (95%-BI: 9,0; 22,8) bij patiënten met PD-L1-expressie ≥ 5%, 9,0 maanden (95%-BI: 7,1; 11,1) bij patiënten met PD-L1-expressie ≥ 1% en 7,9 maanden (95%-BI: 6,7; 9,3) in de all-comer groep.
IMvigor130 (WO30070): Fase III-onderzoek met atezolizumab-monotherapie en in combinatie met platina-bevattende chemotherapie bij patiënten met niet eerder behandeld lokaal gevorderd of gemetastaseerd UC
Een multicenter, gerandomiseerd, placebogecontroleerd, gedeeltelijk geblindeerd, fase III-onderzoek (alleen arm A en arm C), IMvigor130, werd uitgevoerd om de werkzaamheid en veiligheid te beoordelen van atezolizumab + platina-bevattende combinatietherapie (d.w.z. ofwel cisplatine ofwel carboplatine met gemcitabine), arm A, of atezolizumab-monotherapie (arm B, open-label arm) versus placebo + platina-bevattende combinatiechemotherapie (arm C) bij patiënten met lokaal gevorderd of gemetastaseerd UC die niet eerder waren behandeld met systemische therapie in de gemetastaseerde setting. De co-primaire uitkomsten voor de werkzaamheid waren door de onderzoeker beoordeelde progressievrije overleving (PFS) in arm A versus arm C en totale overleving (OS) in arm A versus arm C en vervolgens arm B versus arm C, geanalyseerd op hiërarchische wijze. Totale overleving was niet statistisch significant voor de vergelijking van arm A versus arm C en daarom konden geen verdere formele testen worden uitgevoerd volgens de vooraf gespecificeerde hiërarchische testvolgorde.
Op basis van een aanbeveling van de independent Data Monitoring Committee (iDMC) na een vroege beoordeling van de overlevingsgegevens werd inclusie in de atezolizumab-monotherapie-behandelarm van patiënten bij wie de tumoren een lage PD-L1-expressie hadden (minder dan 5% van de immuuncellen die positief kleurden voor PD-L1 door immunohistochemie met behulp van de VENTANA PD-L1 [SP142]-test), stopgezet na het waarnemen van een verlaagde OS voor deze subgroep. Bij een niet-geplande vroege analyse trad dit echter op nadat de overgrote meerderheid van de patiënten al was geïncludeerd.
Van de 719 patiënten die waren geïncludeerd in de atezolizumab-monotherapie-arm (n = 360) en de armen met alleen chemotherapie (n = 359), waren er respectievelijk 50 en 43 patiënten die niet in aanmerking kwamen voor cisplatine volgens de Galsky-criteria en die tumoren hadden met een hoge PD-L1-expressie (≥ 5% van de immuuncellen die positief kleuren voor PD-L1 door immunohistochemie met behulp van de VENTANA PD-L1 [SP142]-test). In een exploratieve analyse in deze subgroep van patiënten was de ongestratificeerde HR voor OS 0,56 (95%-BI: 0,34; 0,91). De mediane OS was 18,6 maanden (95%-BI: 14,0; 49,4) in de atezolizumab-monotherapie-arm versus 10,0 maanden (95%-BI: 7,4; 18,1) bij chemotherapie alleen (zie figuur 2).
Figuur 2: Kaplan-Meier-curve van totale overleving bij patiënten voor wie cisplatine ongeschikt is en bij wie de tumoren een hoge PD-L1-expressie hebben (Arm B versus Arm C)
Niet-kleincellig longcarcinoom
Adjuvante behandeling van NSCLC in een vroeg stadium
Intraveneuze formulering
IMpower010 (GO29527): Gerandomiseerd fase III-onderzoek bij patiënten met gereseceerde NSCLC na cisplatine-bevattende chemotherapie
Een open-label, multicenter, gerandomiseerd fase III-onderzoek, GO29527 (IMpower010), werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab voor de adjuvante behandeling van patiënten met stadium IB (tumoren ≥ 4 cm) – IIIA NSCLC (volgens de Union for International Cancer Control/American Joint Committee on Cancer staging system, 7e editie) te onderzoeken.
De volgende selectiecriteria definiëren patiënten met een hoog risico op recidief die zijn opgenomen in de therapeutische indicatie en die een afspiegeling zijn van de patiëntenpopulatie met stadium II – IIIA volgens het 7e editie stadiëringssysteem:
Tumorgrootte ≥ 5 cm; of tumoren ongeacht de grootte met N1- ofwel N2-status; of tumoren die invasief zijn in thoracale structuren (rechtstreeks binnendringen van de pariëtale pleura, borstwand, diafragma, nervus phrenicus, mediastinale pleura, pariëtaal pericard, mediastinum, hart, grote vaten, trachea, terugkerende larynxzenuw, slokdarm, wervellichaam, carina); of tumoren met betrokkenheid van de hoofdbronchus < 2 cm distaal van de carina, maar zonder dat de carina aangedaan is; of tumoren die geassocieerd zijn met atelectase of obstructieve pneumonitis van de gehele long; of tumoren met afzonderlijke nodule(s) in dezelfde kwab of een andere ipsilaterale kwab dan waar de primaire tumor zich bevindt.
In het onderzoek werden geen patiënten geïncludeerd die een N2-status hadden met tumoren die het mediastinum, het hart, de grote vaten, de trachea, de terugkerende larynxzenuw, de slokdarm, het wervellichaam, de carina binnengedrongen waren, of met afzonderlijke tumornodule(s) in een andere ipsilaterale kwab.
In totaal hadden 1.280 geïncludeerde patiënten een volledige tumorresectie en kwamen ze in aanmerking voor maximaal 4 cycli van cisplatine-bevattende chemotherapie. De cisplatine-bevattende chemotherapieregimes worden beschreven in tabel 6.
Tabel 6: Adjuvante chemotherapieregimes (IMpower010)
Adjuvante cisplatine-bevattende chemotherapie: Intraveneus cisplatine 75 mg/m2 op dag 1 van elke 21-daagse cyclus met een van de volgende behandelingsregimes | Intraveneus vinorelbine 30 mg/m2, dag 1 en 8 |
| Intraveneus docetaxel 75 mg/m2, dag 1 | |
| Intraveneus gemcitabine 1.250 mg/m2, dag 1 en 8 | |
| Intraveneus pemetrexed 500 mg/m2, dag 1 (niet-plaveiselcel NSCLC) |
Na beëindigen van cisplatine-bevattende chemotherapie (maximaal vier cycli) werden in totaal 1.005 patiënten gerandomiseerd in een verhouding van 1:1 om atezolizumab (arm A) of best supportive care (BSC) (arm B) te ontvangen. Atezolizumab werd toegediend als een vaste dosis van 1.200 mg via een intraveneus infuus elke 3 weken gedurende 16 cycli, tenzij er sprake was van terugkeer van ziekte of onaanvaardbare toxiciteit. Randomisatie werd gestratificeerd naar geslacht, ziektestadium, histologie en PD-L1-expressie.
Patiënten werden uitgesloten als ze een voorgeschiedenis van auto-immuunziekte hadden of na toediening van een levend verzwakt vaccin binnen 28 dagen voorafgaand aan randomisatie, toediening van systemische immunostimulerende middelen binnen 4 weken of toediening van systemische immunosuppressiva binnen 2 weken voorafgaand aan randomisatie. Beoordelingen van de tumor werden uitgevoerd bij de baseline van de randomisatiefase en om de 4 maanden gedurende het eerste jaar na cyclus 1, dag 1 en daarna om de 6 maanden tot jaar vijf, daarna jaarlijks.
De demografische gegevens en ziektekenmerken op baseline in de ITT-populatie waren goed in balans tussen de behandelarmen. De mediane leeftijd was 62 jaar (bereik: 26 tot 84) en 67% van de patiënten was man. De meerderheid van de patiënten was wit (73%) en 24% was Aziatisch. De meeste patiënten waren roker of roker geweest (78%) en de ECOG-score bij patiënten bij baseline was 0 (55%) of 1 (44%). In totaal had 12% van de patiënten stadium IB-, 47% had stadium II- en 41% had stadium IIIA-ziekte. Het percentage patiënten met tumoren met PD-L1-expressie ≥ 1% en ≥ 50% van TC zoals gemeten met behulp van de VENTANA PD-L1 [SP263]-test was respectievelijk 55% en 26%.
Het primaire werkzaamheidseindpunt was ziektevrije overleving (disease-free survival, DFS), zoals beoordeeld door de onderzoeker. DFS werd gedefinieerd als de tijd vanaf de datum van randomisatie tot de datum van optreden van een van de volgende voorvallen: eerste gedocumenteerde terugkeer van ziekte, nieuw primair NSCLC of overlijden door welke oorzaak ook, afhankelijk van wat zich het eerst voordeed. Het primaire werkzaamheidseindpunt was de beoordeling van DFS in de patiëntenpopulatie met PD-L1-expressie ≥ 1% TC stadium II – IIIA. De belangrijkste secundaire werkzaamheidseindpunten waren evaluatie van DFS in de patiëntenpopulatie met PD-L1-expressie ≥ 50% TC stadium II – IIIA en totale overleving (OS) in de ITT-populatie.
Op het moment van de interimanalyse van DFS voldeed het onderzoek aan het primaire eindpunt. In de analyse van patiënten met PD-L1 ≥ 50% TC stadium II – IIIA zonder EGFR-mutaties of ALK-translocaties (n = 209) werd een verbetering in DFS waargenomen in de atezolizumab-arm vergeleken met de BSC-arm. De resultaten waren consistent op het moment van de finale analyse van DFS, met een mediane follow-uptijd van 65 maanden.
De belangrijkste werkzaamheidsresultaten DFS en OS voor de patiëntenpopulatie met PD-L1 ≥ 50% TC stadium II – IIIA zonder EGFR-mutaties of ALK-translocaties zijn samengevat in tabel 7. De Kaplan-Meier-curve voor DFS wordt weergegeven in figuur 3.
Tabel 7: Samenvatting van de werkzaamheid in de patiëntenpopulatie met PD-L1-expressie ≥ 50% TC stadium II – IIIA zonder EGFR-mutaties of ALK-translocaties (IMpower010)
Werkzaamheidseindpunt Arm A
(atezolizumab)
Arm B
(BSC)
Door de onderzoeker beoordeelde DFS* n = 106
n = 103
Aantal voorvallen (%) 34 (32,1%) 55 (53,4%)
Mediane duur van DFS (maanden)
NI 42,9 95%-BI (NI) (32,0; NI)
Gestratificeerdeǂ hazard ratio (95%-BI) 0,52 (0,33; 0,80) OS* n = 106 n = 103 Aantal voorvallen (%) 22 (20,8%) 41 (39,8%) Mediane duur van OS (maanden)
NI 87,1 95%-BI (NI) (72,0; NI)
Gestratificeerdeǂ hazard ratio (95%-BI) 0,47 (0,28; 0,80) DFS = ziektevrije overleving; BI = betrouwbaarheidsinterval; NI = niet in te schatten; BSC = best supportive care
* Aangepaste analyse van DFS en OS bij klinische cut-off 26 januari 2024
ǂ Gestratificeerd naar stadium, geslacht en histologie.
Figuur 3: Kaplan-Meier-curve voor DFS in de patiëntenpopulatie met PD-L1-expressie ≥ 50% TC stadium II – IIIA zonder EGFR-mutaties of ALK-translocaties (IMpower010)
De waargenomen verbetering in DFS in de atezolizumab-arm vergeleken met de BSC-arm werd consistent aangetoond in de meerderheid van de vooraf gespecificeerde subgroepen in de patiëntenpopulatie met PD-L1-expressie ≥ 50% TC stadium II – IIIA zonder EGFR-mutaties of ALK-translocaties, waaronder zowel patiënten met niet-plaveiselcel-NSCLC (ongestratificeerde HR van 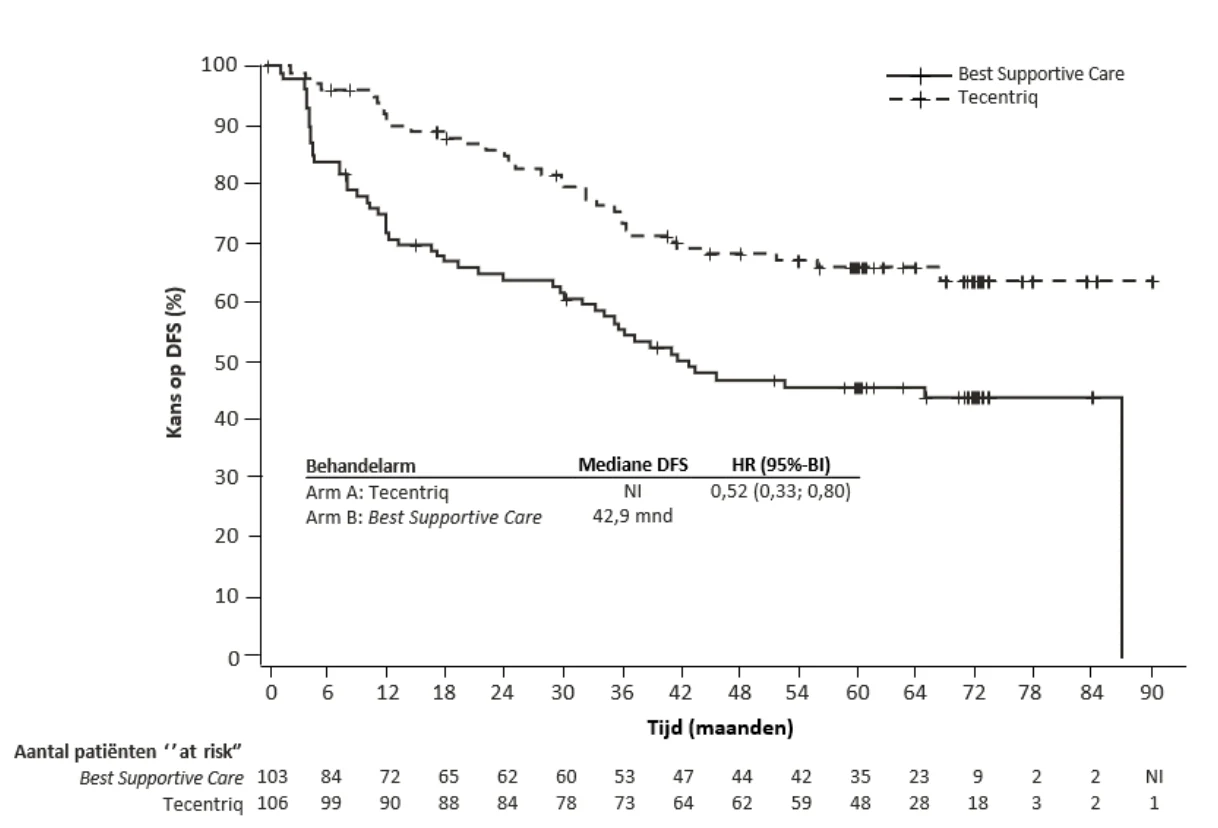 0,40; 95%-BI: 0,23; 0,70; mediane DFS NI vs. 36,8 maanden) als patiënten met plaveiselcel-NSCLC (ongestratificeerde HR van 0,67, 95%-BI: 0,34; 1,32; mediane DFS kon niet geschat worden).
Eerstelijnsbehandeling van gevorderd NSCLC
Intraveneuze formulering
IMpower150 (GO29436): Gerandomiseerd fase III-onderzoek bij chemotherapie-naïeve patiënten met gemetastaseerd niet-plaveiselcel-NSCLC, in combinatie met paclitaxel en carboplatine met of zonder bevacizumab
Een open-label, multicenter, internationaal, gerandomiseerd fase III-onderzoek, IMpower150, werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab in combinatie met paclitaxel en carboplatine, met of zonder bevacizumab, te onderzoeken in chemotherapie-naïeve patiënten met gemetastaseerd niet-plaveiselcel-NSCLC.
Patiënten werden uitgesloten als ze een voorgeschiedenis hadden van auto-immuunziekte, toediening van een levend verzwakt vaccin binnen 28 dagen voorafgaand aan randomisatie, toediening van systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voorafgaand aan randomisatie, actieve of onbehandelde metastasen in het CZS, duidelijke tumorinfiltratie in de grote thoracale vaten of duidelijke holtevorming van pulmonaire laesies, zoals waargenomen via beeldvorming. Beoordelingen van de tumor werden elke 6 weken uitgevoerd tijdens de eerste 48 weken vanaf cyclus 1, dag 1 en daarna elke 9 weken. Tumorweefsels werden onderzocht op PD-L1-expressie op tumorcellen (TC) en tumorinfiltrerende immuuncellen (IC) en de resultaten werden gebruikt om de subgroepen van PD-L1-expressie te definiëren voor de hieronder beschreven analyses.
In totaal namen 1.202 patiënten deel aan het onderzoek, die werden gerandomiseerd (1:1:1) naar een van de behandelregimes beschreven in tabel 8. Randomisatie werd gestratificeerd naar geslacht, aanwezigheid van levermetastasen en PD-L1-tumorexpressie op TC en IC.
Tabel 8: Intraveneuze behandelregimes (IMpower150)
| Behandelregime | Inductie (vier of zes 21-daagse cycli) | Onderhoud (21-daagse cycli) |
| A | atezolizumaba (1.200 mg) + paclitaxel (200 mg/m2)b,c + carboplatinec (AUC 6) | atezolizumaba (1.200 mg) |
| B | atezolizumaba (1.200 mg) + bevacizumabd (15 mg/kg lichaamsgewicht) + paclitaxel (200 mg/m2)b,c + carboplatinec (AUC 6) | atezolizumaba (1.200 mg) + bevacizumabd (15 mg/kg lichaamsgewicht) |
| C | bevacizumabd (15 mg/kg lichaamsgewicht) + paclitaxel (200 mg/m2)b,c + carboplatinec (AUC 6) | bevacizumabd (15 mg/kg lichaamsgewicht) |
a Atezolizumab werd toegediend tot verlies van klinisch voordeel, zoals beoordeeld door de onderzoeker. b De startdosering van paclitaxel bij patiënten van Aziatische afkomst was 175 mg/m2 vanwege het hogere aantal hematologische toxiciteiten bij patiënten uit Aziatische landen vergeleken met patiënten uit niet-Aziatische landen.
c Paclitaxel en carboplatine werden toegediend tot voltooiing van 4 of 6 cycli, óf progressie van ziekte, óf onaanvaardbare toxiciteit, wat het eerst optrad.
d Bevacizumab werd toegediend tot progressie van ziekte of onaanvaardbare toxiciteit.
De demografische gegevens en ziektekenmerken op baseline van de onderzoekspopulatie waren goed in balans tussen de behandelarmen. De mediane leeftijd was 63 jaar (bereik: 31 tot 90) en 60% van de patiënten was man. De meerderheid van de patiënten was wit (82%). Ongeveer 10% van de patiënten had een vastgestelde EGFR-mutatie, 4% had een vastgestelde ALK-translocatie, 14% had levermetastasen op baseline en de meeste patiënten waren roker of roker geweest (80%). De ECOG-score op baseline was 0 (43%) of 1 (57%). 51% van de tumoren van patiënten had een PD-L1-expressie van ≥ 1 op TC of ≥ 1% op IC en 49% van de tumoren van patiënten had een PD-L1-expressie van < 1% TC en < 1% IC.
Op het moment van de finale analyse van de PFS, hadden patiënten een mediane follow-up van 15,3 maanden. De ITT-populatie, waaronder patiënten met EGFR-mutaties of ALK-translocaties die eerder behandeld hadden moeten worden met tyrosinekinaseremmers, liet een klinisch relevante verbetering van PFS zien in arm B vergeleken met arm C (HR van 0,61; 95%-BI: 0,52; 0,72; mediane PFS 8,3 versus 6,8 maanden).
Op het moment van de interimanalyse van de OS, hadden patiënten een mediane follow-up van 19,7 maanden. De belangrijkste resultaten van deze analyse en de bijgewerkte analyse van de PFS in de ITT-populatie zijn samengevat in tabel 9 en 10. De Kaplan-Meier-curve van de OS in de ITT-populatie is weergegeven in figuur 4. Figuur 5 vat de resultaten van de OS in de ITT- en PD-L1-subgroepen samen. Bijgewerkte PFS-resultaten worden weergegeven in figuur 6 en 7.
Tabel 9: Samenvatting van de bijgewerkte werkzaamheid in de ITT-populatie (IMpower150)
| Werkzaamheidseindpunt | Arm A (atezolizumab + paclitaxel + carboplatine) | Arm B | Arm C (bevacizumab + paclitaxel + carboplatine) | ||||||||
| (atezolizumab + | |||||||||||
| bevacizumab + | |||||||||||
| paclitaxel + | |||||||||||
| carboplatine) | |||||||||||
| Secundaire eindpunten# | |||||||||||
Door de onderzoeker beoordeelde PFS (RECIST v1.1)* n = 402 n = 400 n = 400 Aantal voorvallen (%) 330 (82,1%) 291 (72,8%) 355 (88,8%) Mediane duur van PFS (maanden) 6,7 8,4 6,8 95%-BI (5,7; 6,9) (8,0; 9,9) (6,0; 7,0) Gestratificeerde hazardratio‡ ^ (95%-BI) p-waarde1,2 0,91 (0,78; 1,06) 0,2194 0,59 (0,50; 0,69) < 0,0001 --- PFS na 12 maanden (%) 24 38 20 | |||||||||||
OS-interimanalyse* n = 402 n = 400 n = 400 Aantal sterfgevallen (%) Mediane tijd tot voorvallen (maanden) 95%-BI 206 (51,2%) 19,5 (16,3; 21,3) 192 (48,0%) 19,8 (17,4; 24,2) 230 (57,5%) 14,9 (13,4; 17,1) Gestratificeerd hazardratio ‡ ^ (95%-BI) p-waarde1,2 0,85 (0,71; 1,03) 0,0983 0,76 (0,63; 0,93) 0,006 --- OS na 6 maanden (%) 84 85 81 OS na 12 maanden (%) 66 68 61 | |||||||||||
Door de onderzoeker beoordeelde Overall Best Response3* (RECIST v1.1) n = 401 n = 397 n = 393 Aantal responders (%) 163 (40,6%) 224 (56,4%) 158 (40,2%) 95%-BI (35,8; 45,6) (51,4; 61,4) (35,3; 45,2) Aantal met complete respons (%) 8 (2,0%) 11 (2,8%) 3 (0,8%) Aantal met gedeeltelijke respons (%) 155 (38,7%) 213 (53,7%) 155 (39,4%) | |||||||||||
Door de onderzoeker beoordeelde-DOR* (RECIST v1.1) n = 163 n = 224 n = 158 Mediaan in maanden 8,3 11,5 6,0 95%-BI (7,1; 11,8) (8,9; 15,7) (5,5; 6,9) | |||||||||||
# Primaire werkzaamheidseindpunten waren PFS en OS en deze zijn beoordeeld in de ITT-wildtype- (WT-) populatie, d.w.z. exclusief de patiënten met EGFR-mutaties of ALK-translocaties 1 Gebaseerd op gestratificeerde log-ranktoets
2 Ter informatie; in de ITT-populatie zijn de vergelijkingen zowel tussen arm B en arm C als tussen arm A en arm C nog niet formeel getest volgens de vooraf gespecificeerde analysehiërarchie 3 Overall best response voor complete respons en gedeeltelijke respons
‡ Gestratificeerd naar geslacht, aanwezigheid van levermetastasen en PD-L1-tumorexpressie op TC en IC ^ Arm C is de vergelijkingsgroep voor alle hazardratio’s
* Bijgewerkte analyse van de PFS en interimanalyse van de OS bij klinische cut-off op 22 januari 2018 PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1; BI=betrouwbaarheidsinterval; DOR=responsduur; OS=totale overleving.
Tabel 10: Samenvatting van de bijgewerkte werkzaamheid van arm A versus arm B in de ITT-populatie (IMpower150)
| Werkzaamheidseindpunt | Arm A | Arm B | ||||
| (atezolizumab + paclitaxel | (atezolizumab + bevacizumab | |||||
| + carboplatine) | + paclitaxel + carboplatine) | |||||
Door de onderzoeker beoordeelde PFS (RECIST v1.1)* n = 402 n = 400 Aantal voorvallen (%) 330 (82,1%) 291 (72,8%) Mediane duur van PFS (maanden) 6,7 8,4 95%-BI (5,7; 6,9) (8,0; 9,9) Gestratificeerde hazardratio‡^ (95%-BI) p-waarde1,2 0,67 (0,57; 0,79) < 0,0001 | ||||||
OS-interimanalyse* n = 402 n = 400 Aantal sterfgevallen (%) Mediane tijd tot voorvallen (maanden) 95%-BI 206 (51,2%) 19,5 (16,3; 21,3) 192 (48,0%) 19,8 (17,4; 24,2) Gestratificeerd hazardratio‡^ (95%-BI) p-waarde1,2 0,90 (0,74; 1,10) 0,3000 | ||||||
1 Gebaseerd op gestratificeerde log-ranktoets
2 Ter informatie; in de ITT-populatie zijn de vergelijkingen tussen arm A en arm B zijn niet meegenomen in de vooraf gespecificeerde analysehiërarchie
‡ Gestratificeerd naar geslacht, aanwezigheid van levermetastasen en PD-L1-tumorexpressie op TC en IC * Bijgewerkte analyse van de PFS en interim analyse van de OS bij klinische cut-off op 22 januari 2018 ^ Arm A is de vergelijkingsgroep voor alle hazardratio’s
Figuur 4: Kaplan-Meier-curve voor OS in de ITT-populatie (IMpower150)
Figuur 5: Forest-curve voor OS per PD-L1-expressie in de ITT-populatie, arm B versus arm C (IMpower150)
Figuur 6: Kaplan-Meier-curve voor PFS in de ITT-populatie (IMpower150)
Figuur 7: Forest-curve voor PFS per PD-L1-expressie in de ITT-populatie, arm B versus arm C (IMpower150)
Vooraf gespecificeerde subgroepen van de OS-interimanalyse lieten een verbetering van de OS zien in arm B vergeleken met arm C bij patiënten met EGFR-mutaties of ALK-translocaties (HR van 0,54; 95%-BI: 0,29; 1,03; mediane OS niet bereikt versus 17,5 maanden) en bij patiënten met levermetastasen (HR van 0,52; 95%-BI: 0,33; 0,82; mediane OS 13,3 versus 9,4 maanden). Verbeteringen van de PFS waren ook te zien bij patiënten met EGFR-mutaties of ALK-translocaties (HR van 0,55; 95%-BI: 0,35; 0,87; mediane PFS 10,0 versus 6,1 maanden) en bij patiënten met levermetastasen (HR van 0,41; 95%-BI: 0,26; 0,62; mediane PFS 8,2 versus 5,4 maanden). De OS-resultaten waren vergelijkbaar bij subgroepen van patiënten met een leeftijd van respectievelijk < 65 jaar en ≥ 65 jaar. Er zijn te weinig gegevens van patiënten ≥ 75 jaar om conclusies te kunnen trekken over deze populatie. Formele statistische testen waren niet gepland voor alle subgroep analyses.
IMpower130 (GO29537): Gerandomiseerd fase III-onderzoek bij chemotherapie-naïeve patiënten met gemetastaseerd niet-plaveiselcel-NSCLC, in combinatie met nab-paclitaxel en carboplatine
Een open-label, gerandomiseerd fase III-onderzoek, GO29537 (IMpower130), werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab in combinatie met nab-paclitaxel en carboplatine te onderzoeken bij chemotherapie-naïeve patiënten met gemetastaseerd niet-plaveiselcel-NSCLC. Patiënten met EGFR-mutaties of ALK-translocaties moeten eerdere behandeling met tyrosinekinaseremmers hebben gehad.
Patiënten werden ingedeeld naar ziektestadium volgens de 7e editie van de American Joint Committee on Cancer (AJCC). Patiënten werden uitgesloten als ze een voorgeschiedenis hadden van auto-immuunziekte, toediening van een levend verzwakt vaccin binnen 28 dagen voor randomisatie, toediening van systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voor randomisatie en actieve of onbehandelde metastasen in het CZS. Patiënten die eerder behandeld zijn met CD137-agonisten of immuuncheckpointremmers (anti-PD-1- en anti-PD-L1-antilichamen) kwamen niet in aanmerking. Echter, patiënten die eerder waren behandeld met anti-CTLA-4 konden worden geïncludeerd wanneer de laatste dosis ten minste 6 weken voor randomisatie was gegeven en er geen voorgeschiedenis was van ernstige immuungemedieerde bijwerkingen door anti-CTLA-4 (NCI CTCAE graad 3 en 4).Tumorbepalingen werden elke 6 weken uitgevoerd in de eerste 48 weken na cyclus 1 en daarna elke 9 weken. Tumorweefsels werden onderzocht op PD-L1-expressie op tumorcellen (TC) en tumorinfiltrerende immuuncellen (IC) en de resultaten werden gebruikt om de subgroepen van PD-L1-expressie te bepalen voor de hieronder beschreven analyses.
Patiënten, waaronder die met EGFR-mutaties of ALK-translocaties, werden volgens een 2:1 ratio geïncludeerd en gerandomiseerd naar een van de behandelregimes zoals weergegeven in tabel 11. Randomisatie werd gestratificeerd naar geslacht, aanwezigheid van levermetastasen en PD-L1-expressie op TC en IC. Patiënten die behandelregime B ontvingen konden overstappen naar behandeling met atezolizumab-monotherapie na ziekteprogressie.
Tabel 11: Intraveneuze behandelregimes (IMpower130)
Behandelregime
Inductie
(vier of zes 21-daagse cycli)
Onderhoud
(21-daagse cycli)
A Atezolizumab (1.200 mg)a + nab-paclitaxel
(100 mg/m2)b,c + carboplatine (AUC 6)c
Atezolizumab (1.200 mg)a
B Nab-paclitaxel (100 mg/m2)b,c + carboplatine
(AUC 6)c
Beste onderhoudsbehandeling of pemetrexed
a Atezolizumab wordt toegediend tot verlies van klinisch voordeel zoals beoordeeld door de onderzoeker b Nab-paclitaxel wordt toegediend op dag 1, 8 en 15 van elke cyclus
c Nab-paclitaxel en carboplatine werden toegediend tot voltooiing van de 4-6 cycli, óf ziekteprogressie, óf onaanvaardbare toxiciteit, wat het eerst optrad.
De demografische gegevens en ziektekenmerken op baseline van de onderzoekspopulatie gedefinieerd als ITT-WT-populatie (n = 679) waren goed gebalanceerd tussen de behandelarmen. De mediane leeftijd was 64 jaar (bereik: 18 tot 86 jaar). De meerderheid van de patiënten was man (59%) en wit (90%). Bij deze patiënten had 14,7% levermetastasen op baseline en de meeste patiënten waren roker of roker geweest (90%). De meerderheid van de patiënten had een ECOG-score van 1 (59%) op baseline en een PD-L1-expressie van < 1% (ongeveer 52%). Van de 107 patiënten in arm B die een responsstatus van stabiele ziekte, gedeeltelijke respons of complete respons hadden na inductietherapie, kregen 40 een behandeling met pemetrexed als switch maintenance.
De primaire analyse werd uitgevoerd bij alle patiënten, exclusief die met EGFR-mutaties of ALK-translocaties en gedefinieerd als ITT-WT-populatie (n = 679). Patiënten die werden behandeld met atezolizumab, nab-paclitaxel en carboplatine hadden een mediane overlevingsfollow-up van 18,6 maanden en lieten een verbetering zien in OS en PFS vergeleken met de controle-arm. De belangrijkste resultaten staan weergegeven in tabel 12 en Kaplan-Meier-curves voor OS en PFS staan respectievelijk weergegeven in figuur 8 en 10. De exploratieve resultaten voor OS en PFS per PD-L1-expressie zijn samengevat in respectievelijk figuur 9 en figuur 11. Patiënten met levermetastasen die werden behandeld met atezolizumab, nab-paclitaxel en carboplatine hadden geen verbetering in PFS of OS vergeleken met nab-paclitaxel en carboplatine (respectievelijk HR van 0,93; 95%-BI: 0,59; 1,47 voor PFS en HR van 1,04; 95%-BI: 0,63; 1,72 voor OS).
Negenenvijftig procent (59%) van de patiënten in de nab-paclitaxel en carboplatine-arm kregen een kankerimmunotherapie na ziekteprogressie die atezolizumab bevatte als crossover-behandeling (41% van alle patiënten), vergeleken met 7,3% van de patiënten in de atezolizumab, nab-paclitaxel en carboplatine-arm.
In een exploratieve analyse met een langere follow-up (mediaan: 24,1 maanden) kwam de mediane OS van beide armen ongeveer overeen met die van de primaire analyse, HR = 0,82 (95%-BI: 0,67; 1,01).
Tabel 12: Samenvatting van de werkzaamheid in de primaire analyse (ITT-WT-populatie) van de IMpower130
Werkzaamheidseindpunten Arm A
Atezolizumab +
nab-paclitaxel +
carboplatine
Arm B
Nab-paclitaxel + carboplatine
Co-primaire eindpunten
OS n = 451 n = 228 Aantal sterfgevallen (%) 226 (50,1%) 131 (57,5%) Mediane tijd tot voorvallen (maanden) 18,6 13,9 95%-BI (16,0; 21,2) (12,0; 18,7) Gestratificeerde hazardratio‡ (95%-BI) 0,79 (0,64; 0,98) p-waarde 0,033 OS na 12 maanden (%) 63 56
Door de onderzoeker beoordeelde PFS (RECIST
v1.1) n = 451 n = 228
Aantal voorvallen (%) 347 (76,9%) 198 (86,8%) Mediane duur van PFS (maanden) 7,0 5,5 95%-BI (6,2; 7,3) (4,4; 5,9) Gestratificeerde hazardratio‡ (95%-BI) 0,64 (0,54; 0,77) p-waarde < 0,0001 PFS na 12 maanden (%) 29% 14%
Overige eindpunten
Door de onderzoeker beoordeelde ORR (RECIST
v1.1)*
n = 447 n = 226
Aantal bevestigde responders (%) 220 (49,2%) 72 (31,9%) 95%-BI (44,5; 54,0) (25,8; 38,4) Aantal met complete respons (%) 11 (2,5%) 3 (1,3%) Aantal met gedeeltelijke respons (%) 209 (46,8%) 69 (30,5%)
Door de onderzoeker beoordeelde bevestigde DOR
(RECIST v1.1)*
n = 220 n = 72
Mediaan in maanden 8,4 6,1 95%-BI (6,9; 11,8) (5,5; 7,9) ‡ Gestratificeerd naar geslacht en PD-L1-expressie op TC en IC
* Bevestigde ORR en DoR zijn exploratieve eindpunten
PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1; BI=betrouwbaarheidsinterval; ORR=objectief responspercentage; DOR=responsduur; OS=totale overleving.
Figuur 8: Kaplan-Meier-curve voor OS (IMpower130)
Figuur 9: Forest-curve voor OS per PD-L1-expressie (IMpower130)
Figuur 10: Kaplan-Meier-curve voor PFS (IMpower130)
Figuur 11: Forest-curve voor PFS per PD-L1-expressie (IMpower130)
IMpower110 (GO29431): Gerandomiseerd fase III-onderzoek bij chemotherapie-naïeve patiënten met gemetastaseerd NSCLC
Een open-label, multicenter, gerandomiseerd fase III-onderzoek, IMpower110, werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab te bepalen bij chemotherapie-naïeve patiënten met gemetastaseerd NSCLC. De patiënten hadden een PD-L1-expressie van ≥ 1% TC (PD-L1 aangekleurd op ≥ 1% van de tumorcellen) of ≥ 1% IC (PD-L1 aangekleurd op tumorinfiltrerende immuuncellen op ≥ 1% van het tumoroppervlak) zoals aangetoond door middel van de VENTANA PD-L1 [SP142]-test.
In totaal werden 572 patiënten 1:1 gerandomiseerd naar atezolizumab (arm A) of chemotherapie (arm B). Atezolizumab werd elke 3 weken toegediend als een vaste dosis van 1.200 mg via intraveneuze infusie tot verlies van klinisch voordeel zoals beoordeeld door de onderzoeker of onaanvaardbare toxiciteit. De chemotherapiebehandelingen zijn weergegeven in tabel 13. Randomisatie werd gestratificeerd naar geslacht, ECOG-score, histologie en PD-L1-tumorexpressie op TC en IC.
Tabel 13: Intraveneuze chemotherapiebehandelregimes (IMpower110)
Behandel-
regime
Inductie
(Vier of zes 21-daagse cycli)
Onderhoud
(21-daagse cycli)
B (niet-
plaveiselcel)
Cisplatinea (75 mg/m²) + pemetrexeda (500 mg/m²) OF carboplatinea(AUC 6) + pemetrexeda (500 mg/m²)
Pemetrexedb,d (500 mg/m²)
B
(plaveiselcel)
Cisplatinea (75 mg/m²) + gemcitabinea,c (1.250 mg/m2) OF carboplatinea (AUC 5) + gemcitabinea,c (1.000 mg/m2)
Beste onderhouds-behandelingd a Cisplatine, carboplatine, pemetrexed en gemcitabine werden toegediend tot voltooiing van de 4-6 cycli, ziekteprogressie of onaanvaardbare toxiciteit
b Pemetrexed werd elke 21 dagen toegediend als onderhoudsbehandeling tot ziekteprogressie of onaanvaardbare toxiciteit c Gemcitabine werd toegediend op dag 1 en 8 van elke cyclus
d Overstappen van de controle-arm (platina-bevattende chemotherapie) naar de atezolizumab-arm (arm A) was niet toegestaan
Patiënten werden uitgesloten van deelname als ze een voorgeschiedenis hadden van auto-immuunziekte, toediening van een levend verzwakt vaccin binnen 28 dagen voor deelname, toediening van systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voor deelname of actieve of onbehandelde CZS-metastasen. Tumoren werden elke 6 weken beoordeeld gedurende de eerste 48 weken na dag 1 van cyclus 1, en daarna elke 9 weken.
De demografische gegevens en ziektekenmerken op baseline van patiënten met PD-L1-expressie ≥ 1% TC of ≥ 1% IC die geen EGFR-mutatie of ALK-translocatie hadden (n = 554) waren goed gebalanceerd tussen de behandelarmen. De mediane leeftijd was 64,5 jaar (bereik: 30 tot 87) en 70% van de patiënten was man. De meerderheid van de patiënten was wit (84%) en 14% was Aziatisch. De meeste patiënten (87%) waren roker of roker geweest en de ECOG-score op baseline was 0 (36%) of 1 (64%). In totaal had 69% van de patiënten niet-plaveiselcel-NSCLC en 31% plaveiselcel-NSCLC. De demografische gegevens en ziektekenmerken op baseline bij patiënten met een hoge PD-L1-expressie (PD-L1 ≥ 50% TC of ≥ 10% IC) die geen EGFR-mutatie of ALK-translocatie hadden (n = 205) waren over het algemeen representatief voor de bredere onderzoekspopulatie en waren goed gebalanceerd tussen de behandelarmen.
Het primaire eindpunt was OS. Op het moment van de interimanalyse van de OS, werd bij patiënten met een hoge PD-L1-expressie die geen EGFR-mutaties of ALK-translocaties hadden (n = 205) een statistisch significante verbetering in OS gezien bij de patiënten die gerandomiseerd waren naar atezolizumab (arm A) vergeleken met chemotherapie (arm B) (HR van 0,59, 95%-BI: 0.40; 0.89; mediane OS 20,2 maanden vs. 13,1 maanden), met een tweezijdige p-waarde van 0,0106. De mediane overlevingsfollow-up bij patiënten met een hoge PD-L1-expressie was 15,7 maanden.
In een exploratieve OS-analyse van deze patiënten met langere follow-up (mediaan: 31,3 maanden) bleef de mediane OS onveranderd in de atezolizumab-arm ten opzichte van de primaire OS-interimanalyse (20,2 maanden) en was 14,7 maanden in de chemotherapie-arm (HR van 0,76, 95%-BI: 0,54; 1,09). De voornaamste resultaten van de exploratieve analyse zijn samengevat in tabel 14. De Kaplan-Meier-curves voor OS en PFS bij patiënten met een hoge PD-L1-expressie worden weergegeven in figuur 12 en 13. Een hoger aantal patiënten overleed tijdens de eerste 2,5 maanden in de atezolizumab-arm (16/107; 15,0%) vergeleken met de chemotherapie-arm (10/98; 10,2%). Er konden geen specifieke factoren geassocieerd met voortijdig overlijden worden geïdentificeerd.
Tabel 14: Samenvatting van de werkzaamheid bij patiënten met een hoge PD-L1-expressie ≥ 50% TC of ≥ 10% IC (IMpower110)
Werkzaamheidseindpunten Arm A
(Atezolizumab)
Arm B
(Chemotherapie) Primair eindpunt
Overall survival n = 107 n = 98 Aantal sterfgevallen (%) 64 (59,8%) 64 (65,3%) Mediane tijd tot voorvallen (maanden) 20,2 14,7 95%-BI (17,2; 27,9) (7,4; 17,7) Gestratificeerde hazardratio‡ (95%-BI) 0,76 (0,54; 1,09) OS na 12 maanden (%) 66,1 52,3 Secundaire eindpunten
Door de onderzoeker beoordeelde PFS (RECIST
v1.1) n = 107 n = 98
Aantal voorvallen (%) 82 (76,6%) 87 (88,8%) Mediane duur van PFS (maanden) 8,2 5,0 95%-BI (6,8; 11,4) (4,2; 5,7) Gestratificeerde hazardratio ‡ (95%-BI) 0,59 (0,43; 0,81) PFS na 12 maanden (%) 39,2 19,2 Door de onderzoeker beoordeelde ORR (RECIST
v1.1)
n = 107 n = 98
Aantal responders (%) 43 (40,2%) 28 (28,6%) 95%-BI (30,8; 50,1) (19,9; 38,6) Aantal met complete respons (%) 1 (0,9%) 2 (2,0%) Aantal met gedeeltelijke respons (%) 42 (39,3%) 26 (26,5%) Door de onderzoeker beoordeelde DOR (RECIST
v1.1)
n = 43 n = 28
Mediaan in maanden 38.9 8,3 95%-BI (16.1; NI) (5,6; 11,0) ‡ Gestratificeerd naar geslacht en ECOG-score (0 vs. 1)
PFS=progressievrije overleving ; RECIST=Response Evaluation Criteria in Solid Tumours v1.1; BI=betrouwbaarheidsinterval; ORR=objectief responspercentage; DOR=responsduur; OS=totale overleving; NI=niet in te schatten
Figuur 12: Kaplan-Meier curve voor totale overleving bij patiënten met een hoge PD-L1-expressie ≥ 50% TC of ≥ 10% IC (IMpower110)
Figuur 13: Kaplan-Meier curve voor progressievrije overleving bij patiënten met een hoge PD-L1-expressie ≥ 50% TC of ≥ 10% IC (IMpower110)
De waargenomen verbetering in OS in de atezolizumab-arm vergeleken met de chemotherapie-arm was consistent voor alle subgroepen bij patiënten met een hoge PD-L1-expressie, waaronder zowel patiënten met niet-plaveiselcel-NSCLC (HR van 0,62, 95%-BI: 0,40; 0.96, mediane OS 20,2 vs. 10,5 maanden) als patiënten met plaveiselcel-NSCLC (HR van 0,56, 95%-BI: 0,23; 1,37, mediane OS niet bereikt vs. 15,3 maanden). Er zijn te weinig gegevens van patiënten ≥ 75 jaar en van patiënten die nooit roker zijn geweest om conclusies over deze subgroepen te kunnen trekken.
IPSOS-onderzoek (MO29872): Gerandomiseerd fase III-onderzoek bij patiënten met niet eerder behandelde lokaal gevorderde, inoperabele of gemetastaseerde NSCLC die niet in aanmerking komen voor platina-bevattende chemotherapie
Een open-label, gerandomiseerd, gecontroleerd, fase III-onderzoek, MO29872 (IPSOS), werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab te bepalen in vergelijking met chemotherapie met één middel (vinorelbine of gemcitabine naar keuze van de onderzoeker) bij patiënten die niet eerder behandeld waren met gevorderd of gerecidiveerd NSCLC (stadium IIIB [volgens de AJCC 7e editie]) en niet in aanmerking kwamen voor multimodale therapie, of gemetastaseerd NSCLC (stadium IV) en niet in aanmerking kwamen voor platina-bevattende chemotherapie.
De volgende selectiecriteria definiëren patiënten die niet in aanmerking komen voor platina-bevattende chemotherapie en die zijn opgenomen in de therapeutische indicatie: patiënten ouder dan 80 jaar, of patiënten met een ECOG-score 3, of patiënten met een ECOG-score 2 in combinatie met relevante comorbiditeiten, of patiënten van hogere leeftijd (≥ 70 jaar) in combinatie met relevante comorbiditeiten. Relevante comorbiditeiten zijn gerelateerd aan hartaandoeningen, zenuwstelselaandoeningen, psychiatrische aandoeningen, vaataandoeningen, nieraandoeningen, voedings- en stofwisselingsstoornissen of longaandoeningen die, naar het oordeel van de behandelend arts, een contra-indicatie vormen voor een platina-bevattende behandeling.
Uitgesloten van deelname aan het onderzoek waren patiënten jonger dan 70 jaar die een ECOG-score hadden van 0 of 1, patiënten met actieve of onbehandelde CZS-metastasen, patiënten die binnen 4 weken voor randomisatie een levend verzwakt vaccin toegediend hadden gekregen of systemische immunostimulerende of die binnen 4 weken voor randomisatie systemische immunosuppressiva toegediend hadden gekregen. Patiënten met EGFR-mutaties of ALK-translocaties werden ook uitgesloten van het onderzoek. Patiënten kwamen in aanmerking voor deelname aan het onderzoek ongeacht hun tumor-PD-L1-status.
Patiënten werden in een verhouding 2:1 gerandomiseerd naar atezolizumab (arm A) of chemotherapie (arm B). Atezolizumab werd elke 3 weken toegediend als een vaste dosis van 1.200 mg via intraveneuze infusie. De chemotherapiebehandelingen zijn weergegeven in tabel 15. De behandeling werd toegediend tot ziekteprogressie volgens RECIST v1.1 of onaanvaardbare toxiciteit. Randomisatie werd gestratificeerd naar histologie (plaveiselcel/niet-plaveiselcel), PD-L1-expressie (PD-L1 IHC-status zoals aangetoond door middel van de VENTANA PD-L1 [SP142]-test: TC3 of IC3 versus TC0/1/2 en IC0/1/2 versus onbekend) en hersenmetastasen (ja/nee).
Tabel 15: Behandelregimes (IPSOS)
Behandelregime
A Atezolizumab 1.200 mg toegediend via intraveneuze infusie op dag 1 van elke 21-daagse cyclus.
B Vinorelbine: intraveneuze infusie van 25-30 mg/m2 of orale toediening van 60-
80 mg/m2 op dag 1 en 8 van elke 21-daagse cyclus of op dag 1, 8 en 15 van elke 28-daagse cyclus of als wekelijkse toediening
OF
Gemcitabine: intraveneuze infusie van 1.000-1.250 mg/m2 op dag 1 en 8 van elke 21-daagse cyclus of op dag 1, 8 en 15 van elke 28-daagse cyclus.
In totaal namen 453 patiënten deel aan het onderzoek (ITT-populatie). De populatie bestond voornamelijk uit witte (65,8%) en mannelijke (72,4%) patiënten. De mediane leeftijd van de patiënten was 75 jaar en 72,8% van de patiënten was 70 jaar of ouder. Het percentage patiënten met een ECOG-score van 0, 1, 2 en 3 was respectievelijk 1,5%, 15,0%, 75,9% en 7,5%. In totaal had 13,7% van de patiënten stadium IIIB-ziekte die niet in aanmerking kwam voor multimodale behandeling en 86,3% had stadium IV-ziekte. Het percentage patiënten met tumoren met PD-L1-expressie TC < 1%, 1-49% en ≥ 50 % zoals gemeten door de VENTANA PD-L1 [SP263]-test was respectievelijk 46,8%, 28,7% en 16,6%, terwijl 7,9% van de patiënten een onbekende PD-L1-expressiestatus had.
Het primaire eindpunt van de studie was OS. Op het moment van de finale OS-analyse, was de mediane follow-up 41,0 maanden. Werkzaamheidsresultaten staan weergegeven in tabel 16 en in figuur 14.
Tabel 16: Samenvatting van de werkzaamheid bij NSCLC-patiënten die niet in aanmerking kwamen voor platina-bevattende chemotherapie (IPSOS)
| Werkzaamheidseindpunt | Atezolizumab (n = 302) Chemotherapie (n = 151) |
| Primair eindpunt | |
OS Aantal voorvallen (%) 249 (82,5%) 130 (86,1%) Mediane tijd tot voorvallen (maanden) (95%-BI) 10,3 (9,4; 11,9) 9,2 (5,9; 11,2) Gestratificeerde hazardratio (95%-BI)ǂ Gestratificeerde log-rank p-waarde 0,78 (0,63; 0,97) p = 0,028 | |
| Secundaire eindpunten | |
Door de onderzoeker-beoordeelde PFS (RECIST v1.1) Aantal voorvallen (%) 276 (91,4%) 138 (91,4%) Mediane duur van PFS (maanden) (95%-BI) 4,2 (3,7; 5,5) 4,0 (2,9; 5,4) Gestratificeerde hazardratio (95%-BI)ǂ 0,87 (0,70; 1,07) | |
| ORR (RECIST v1.1) Aantal bevestigde responders (%) 51 (16,9%) 12 (7,9%) | |
| DOR (RECIST v1.1) Mediaan in maanden (95%-BI) 14,0 (8,1; 20,3) 7,8 (4,8; 9,7) | |
BI=betrouwbaarheidsinterval; DOR=responsduur; ORR=objectief responspercentage; OS=totale overleving; PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1. ǂ geschatte hazardratio en 95%-BI verkregen met het Cox-model met de behandelgroep als covariaat. Voor de gestratificeerde analyse werden het histologische subtype, de PD-L1-IHC-status en hersenmetastasen (ja/nee) toegevoegd als stratificatiefactoren.
Figuur 14: Kaplan-Meier-curve voor OS bij NSCLC-patiënten die niet in aanmerking kwamen voor platina-bevattende chemotherapie (IPSOS)
Tweedelijnsbehandeling van NSCLC
Subcutane formulering
IMscin001 (BP40657): Gerandomiseerd fase-Ib/III-onderzoek bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC die eerder zijn behandeld met platina-bevattende chemotherapie
Een open-label, multicenter, internationaal, gerandomiseerd fase Ib/III-onderzoek, BP40657 (IMscin001), werd uitgevoerd om de farmacokinetiek, werkzaamheid en veiligheid van de subcutane formulering van atezolizumab ten opzichte van de intraveneuze formulering van atezolizumab te onderzoeken bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC die niet eerder zijn behandeld met kankerimmunotherapie en bij wie eerdere platina-bevattende chemotherapie heeft gefaald. IMscin001 was ontworpen om non-inferioriteit aan te tonen van de Cdal-waarde van atezolizumab in het serum tijdens cyclus 1 (vóór dosering van cyclus 2) en de model-voorspelde area under the curve (AUC) van 0 tot 21 dagen tijdens cyclus 1 van subcutaan atezolizumab vergeleken met intraveneus atezolizumab (co-primair eindpunt). Secundaire eindpunten omvatten werkzaamheid [PFS, ORR, OS, DOR] en veiligheid.
In deel 2 (fase III) van het onderzoek namen in totaal 371 patiënten deel en werden 2:1 gerandomiseerd naar behandeling met 1.875 mg subcutaan atezolizumab Q3W of 1.200 mg intraveneus atezolizumab Q3W. Er was geen dosisverlaging toegestaan.
Patiënten werden geëxcludeerd als ze een voorgeschiedenis hadden van auto-immuunziekte, actieve of corticosteroïdafhankelijke hersenmetastasen, toediening van een levend verzwakt vaccin binnen 4 weken voor deelname, toediening van systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voor deelname.
De mediane leeftijd was 64 jaar (bereik: 27 tot 85) en 69% van de patiënten was man. De meerderheid van de patiënten was wit (67%). Ongeveer twee-derde van de patiënten (65%) had niet-plaveiselcel-NSCLC, 5% had bekende EGFR-mutaties, 2% had bekende ALK-translocaties, 40% was PD-L1-positief (TC ≥ 1% en/of IC ≥ 1%), 16% had niet-actieve metastasen in het CZS op baseline, 26% had een ECOG-score van 0, 74% had een ECOG-score van 1 en de meeste patiënten waren roker of roker geweest (70%). 80% had een eerdere therapeutische behandeling gehad.
Op het moment van de primaire analyse was de mediane overlevingsfollow-up 4,7 maanden en OS-gegevens waren nog niet matuur. Er waren 86 (35%) sterfgevallen in de arm die subcutaan behandeld werd met atezolizumab en 37 (30%) sterfgevallen in de arm die intraveneus behandeld werd met atezolizumab. Er werd een aangepaste post-hocanalyse uitgevoerd 9 maanden na de primaire analyse met een mediane overlevingsfollow-up van 9,5 maanden. De werkzaamheidsresultaten van de aangepaste analyse zijn samengevat in tabel 17 hieronder.
Tabel 17: Samenvatting van de aangepaste werkzaamheidsanalyse (IMscin001)
| Werkzaamheidseindpunt | Tecentriq subcutaan | Tecentriq intraveneus |
Door de onderzoeker beoordeelde ORR (RECIST v1.1) Aantal bevestigde responders (%) 95%-BI n = 245 27 (11,0%) (7,39; 15,63) n = 124 13 (10,5%) (5,70; 17,26) Door de onderzoeker beoordeelde PFS (RECIST v1.1) Aantal voorvallen (%) Mediane duur van PFS (maanden) (95%-BI) n = 247 219 (88,7%) 2,8 (2,7; 4,1) n = 124 107 (86,3%) 2,9 (1,8; 4,2) Overall survival* Aantal voorvallen (%) Mediane tijd tot voorvallen (maanden) (95%-BI) n = 247 144 (58,3%) 10,7 (8,5; 13,8) n = 124 79 (63,7%) 10,1 (7,5; 12,1) | ||
BI = betrouwbaarheidsinterval; ORR = objectief responspercentage; PFS = progressievrije overleving; RECIST = Response Evaluation Criteria in Solid Tumors v1.1
* beschrijvende analyse
Intraveneuze formulering
OAK (GO28915): Gerandomiseerd fase III-onderzoek bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC die eerder zijn behandeld met chemotherapie
Een open-label, multicenter, internationaal, gerandomiseerd fase III-onderzoek, OAK, werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab ten opzichte van docetaxel te onderzoeken bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC die progressief werden tijdens of na een platina-bevattende behandeling. Patiënten werden uitgesloten van deelname aan dit onderzoek als ze een voorgeschiedenis hadden van auto-immuunziekte, actieve of corticosteroïdafhankelijke hersenmetastase, toediening van een levend verzwakt vaccin binnen 28 dagen voor deelname, toediening van systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voor deelname. Beoordelingen van de tumor werden in de eerste 36 weken na elke 6 weken uitgevoerd, en daarna na elke 9 weken. Tumorweefsels werden prospectief onderzocht op PD-L1-expressie op tumorcellen (TC) en tumorinfiltrerende immuuncellen (IC).
In totaal namen 1.225 patiënten deel aan het onderzoek en volgens het analyseplan werden de eerste 850 gerandomiseerde patiënten geïncludeerd in de primaire werkzaamheidsanalyse. Randomisatie werd gestratificeerd naar PD-L1-expressiestatus op IC, voor het aantal voorafgaande chemotherapiebehandelingen en voor histologie. Patiënten werden (1:1) gerandomiseerd naar een behandeling met atezolizumab of docetaxel.
Atezolizumab werd om de 3 weken als een vaste dosis van 1.200 mg via intraveneuze infusie toegediend. Dosisverlagingen waren niet toegestaan. Patiënten werden behandeld tot verlies van klinisch voordeel, beoordeeld door de onderzoeker. Docetaxel werd tot ziekteprogressie toegediend in een dosering van 75 mg/m2 via intraveneuze infusie op dag 1 van een 3-wekelijkse cyclus. De mediane duur van de behandeling was 2,1 maanden voor de patiënten in de docetaxel-behandelarm en 3,4 maanden voor de patiënten in de atezolizumab-behandelarm.
Na de primaire populatie-analyse bleken de demografische gegevens en ziekte-eigenschappen op baseline vergelijkbaar te zijn tussen beide behandelarmen. De mediane leeftijd was 64 jaar (bereik: 33 tot 85) en 61% van de patiënten was man. De meerderheid van de patiënten was wit (70%). Ongeveer driekwart van de patiënten had niet-plaveiselhistologie (74%), 10% had EGFR-mutatie, bij 0,2% had ALK-translocatie, 10% had CZS-metastasen op baseline en de meeste patiënten waren roker of roker geweest (82%). De baseline ECOG-score was 0 (37%) of 1 (63%) en 75% van de patiënten hadden maar één eerdere platina-bevattende behandeling gekregen.
Het primaire werkzaamheidseindpunt was OS. De voornaamste resultaten van dit onderzoek bij een mediane overlevingsfollow-up van 21 maanden zijn samengevat in tabel 18. Kaplan-Meier-curves voor OS in de ITT-populatie zijn weergegeven in figuur 15. Figuur 16 geeft de resultaten weer van de OS in de ITT- en PD-L1-subgroepen, waarbij het OS-voordeel met atezolizumab in alle subgroepen wordt aangetoond, onder meer bij patiënten met PD-L1-expressie < 1% op TC en IC.
Tabel 18: Samenvatting van de werkzaamheid in de primaire populatie-analyse (all-comers)* (OAK)
Werkzaamheidseindpunt Atezolizumab
(n = 425)
Docetaxel (n = 425) Primair werkzaamheidseindpunt
OS
Aantal sterfgevallen (%) 271 (64%) 298 (70%) Mediane tijd tot voorvallen (maanden) 13,8 9,6 95%-BI (11,8 ; 15,7) (8,6 ; 11,2) Gestratificeerdeǂ hazardratio (95%-BI) 0,73 (0,62 ; 0,87) p-waarde** 0,0003
OS na 12 maanden (%)* 218 (55%) 151 (41%) OS na 18 maanden (%)* 157 (40%) 98 (27%) Secundaire eindpunten
Door de onderzoeker beoordeelde PFS (RECIST v1.1)
Aantal voorvallen (%) 380 (89%) 375 (88%) Mediane duur van PFS (maanden) 2,8 4,0 95%-BI (2,6 ; 3,0) (3,3 ; 4,2) Gestratificeerde hazardratio (95%-BI) 0,95 (0,82 ; 1,10) Door de onderzoeker beoordeelde ORR (RECIST v1.1)
Aantal responders (%) 58 (14%) 57 (13%) 95%-BI (10,5 ; 17,3) (10,3 ; 17,0) Door de onderzoeker beoordeelde DOR (RECIST
v1.1)
n = 58 n = 57
Mediane DOR in maanden 16,3 6,2 95%-BI (10,0 ; NI) (4,9 ; 7,6) BI=betrouwbaarheidsinterval; DOR=responsduur; NI=niet in te schatten; ORR=objectief responspercentage; OS=totale overleving; PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1. *De primaire populatie-analyse bestaat uit de eerste 850 gerandomiseerde patiënten
ǂ Gestratificeerd naar PD-L1-expressie in tumorinfiltrerende immuuncellen, het aantal voorafgaande chemotherapiebehandelingen en histologie
** Gebaseerd op de gestratificeerde log-ranktest
*** Gebaseerd op de Kaplan-Meier schattingen
Figuur 15: Kaplan-Meier-curve voor OS in de primaire populatie-analyse (all-comers) (OAK)
Figuur 16: Forest-curve voor OS per PD-L1-expressie in de primaire populatie-analyse (OAK)
a Gestratificeerde HR voor ITT en TC of IC ≥ 1%. Niet-gestratificeerde HR voor andere subgroepen.
Een verbetering van de OS werd waargenomen met atezolizumab vergeleken met docetaxel bij zowel patiënten met niet-plaveiselcel-NSCLC (HR van 0,73; 95%-BI: 0,60 ; 0,89; mediane OS van 15,6 versus 11,2 maanden voor respectievelijk atezolizumab en docetaxel) en patiënten met plaveiselcel-NSCLC (HR van 0,73; 95%-BI: 0,54 ; 0,98; mediane OS van 8,9 versus 7,7 maanden voor respectievelijk atezolizumab en docetaxel). De waargenomen verbetering in OS was consistent voor alle patiëntensubgroepen, waaronder degenen met hersenmetastasen op baseline (HR 0,54; 95%-BI: 0,31 ; 0,94; mediane OS van 20,1 versus 11,9 maanden voor respectievelijk atezolizumab en docetaxel) en patiënten die nooit roker zijn geweest (HR van 0,71; 95%-BI: 0,47 ; 1,08; mediane OS van 16,3 versus 12,6 maanden voor respectievelijk atezolizumab en docetaxel). Echter, patiënten met EGFR-mutaties toonden geen verbetering van de OS met atezolizumab vergeleken met docetaxel (HR van 1,24; 95%-BI: 0,71 ; 2,18; mediane OS van 10,5 versus 16,2 maanden voor respectievelijk atezolizumab en docetaxel).
Met atezolizumab werd er een verlenging van de tijd tot verslechtering van de door patiënten gerapporteerde pijn op de borst, zoals gemeten met de EORTC QLQ-LC13, waargenomen vergeleken met docetaxel (HR van 0,71; 95%-BI: 0,49 ; 1,05; mediaan werd in beide armen niet bereikt). De tijd tot verslechtering van andere longkankersymptomen (d.w.z. hoesten, dyspneu en arm- / schouderpijn), zoals gemeten met de EORTC QLQ-LC13, was vergelijkbaar tussen atezolizumab en docetaxel. Deze resultaten moeten met voorzichtigheid worden geïnterpreteerd vanwege het open-label design van het onderzoek.
POPLAR (GO28753): Gerandomiseerd fase II-onderzoek bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC die eerder zijn behandeld met chemotherapie
Een multicenter, internationaal, gerandomiseerd, open-label, gecontroleerd, fase II-onderzoek, POPLAR, werd uitgevoerd bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC die progressie vertoonden tijdens of na een platina-bevattende behandeling, ongeacht PD-L1 expressie. Het primaire werkzaamheidseindpunt was OS. In totaal werden 287 patiënten 1:1 gerandomiseerd naar ofwel atezolizumab (1.200 mg, elke 3 weken toegediend via intraveneuze infusie tot verlies van klinisch voordeel) of docetaxel (75 mg/m2 toegediend via intraveneuze infusie op dag 1 van een 3-wekelijkse cyclus tot ziekteprogressie). Randomisatie werd gestratificeerd naar PD-L1-expressiestatus op IC, voor het aantal eerdere chemotherapiebehandelingen en voor histologie. Een aangepaste analyse bij in totaal 200 waargenomen sterfgevallen en een mediane overlevingsfollow-up van 22 maanden toonde een mediane OS aan van 12,6 maanden bij patiënten behandeld met atezolizumab versus 9,7 maanden bij patiënten behandeld met docetaxel (HR van 0,69; 95%-BI: 0,52 ; 0,92). ORR was 15,3% versus 14,7% en de mediane DOR was 18,6 maanden versus 7,2 maanden voor respectievelijk atezolizumab versus docetaxel.
Kleincellig longcarcinoom
Intraveneuze formulering
IMpower133 (GO30081): Gerandomiseerd fase I/III-onderzoek bij patiënten met extensive-stage SCLC in combinatie met carboplatine en etoposide, die niet eerder zijn behandeld met chemotherapie
Een gerandomiseerd, multicenter, dubbelblind, placebo-gecontroleerd, fase I/III-onderzoek, IMpower133, werd uitgevoerd om de werkzaamheid en veiligheid te beoordelen van atezolizumab in combinatie met carboplatine en etoposide bij patiënten met ES-SCLC, die niet eerder zijn behandeld met chemotherapie.
Patiënten werden uitgesloten voor onderzoek als zij: actieve of onbehandelde CZS-metastasen hadden; een voorgeschiedenis hadden van auto-immuunziekte; een levend verzwakt vaccin binnen 4 weken voor randomisatie hadden gekregen; systemische immuunsuppressiva binnen 1 week voor randomisatie hadden gekregen. Tumorbepalingen werden in de eerste 48 weken na elke 6 weken uitgevoerd vanaf cyclus 1, dag 1, en daarna na elke 9 weken. Bij patiënten die voldeden aan de vastgestelde criteria en die toestemming gaven om doorbehandeld te worden na ziekteprogressie, werden na elke 6 weken tumorbepalingen uitgevoerd tot het staken van de behandeling.
In totaal werden 403 patiënten geïncludeerd en gerandomiseerd (1:1) naar een van de behandelkuren beschreven in tabel 19. De randomisatie werd gestratificeerd naar geslacht, ECOG-score en de aanwezigheid van hersenmetastasen.
Tabel 19: Intraveneuze behandelkuren (IMpower133)
Behandelkuren Inductie
(Vier cycli van 21 dagen)
Onderhoud (Cycli van 21 dagen)
A atezolizumab (1.200 mg)a + carboplatine (AUC 5)b +
etoposide (100 mg/m2)b,c atezolizumab (1.200 mg) a
B placebo + carboplatine (AUC 5)b + etoposide
(100 mg/m2)b,c placebo a Atezolizumab werd gegeven tot aan verlies van klinisch voordeel zoals beoordeeld door de onderzoeker b Carboplatine en etoposide werden toegediend tot aan voltooiing van 4 cycli, of ziekteprogressie, of onaanvaardbare toxiciteit, wat het eerst optrad
c Etoposide werd op dag 1, 2 en 3 van elke cyclus gegeven
De demografische en ziektekenmerken op baseline van de studiepopulatie waren vergelijkbaar tussen de behandelarmen. De mediane leeftijd was 64 jaar (bereik: 26 tot 90 jaar), waarbij 10% van de patiënten ≥ 75 jaar waren. De meerderheid van de patiënten was man (65%), wit (80%) en 9% had hersenmetastasen en de meeste patiënten waren rokers of hadden gerookt (97%). De ECOG-score op baseline was 0 (35%) of 1 (65%).
Op het moment van de primaire analyse hadden de patiënten een mediane overlevingsfollow-up van 13,9 maanden. Een statistisch significante verbetering in OS werd gezien bij atezolizumab in combinatie met carboplatine en etoposide ten opzichte van de controle-arm (HR van 0,70; 95%-BI: 0,54; 0,91 ; mediane OS van 12,3 maanden versus 10,3 maanden). In de exploratieve finale OS-analyse met een langere follow-up (mediaan: 22.9 maanden), was de mediane OS voor beide armen relatief onveranderd ten opzichte van de primaire OS-interimanalyse. De resultaten van de primaire analyse voor PFS, ORR en DOR alsook de exploratieve finale OS-analyse, staan samengevat in tabel 20. De Kaplan-Meier-curven voor OS en PFS staan in figuur 17 en 18. Er zijn te weinig gegevens van patiënten met hersenmetastasen om conclusies over deze populatie te kunnen trekken.
Tabel 20: Overzicht van de werkzaamheid (IMpower133)
Belangrijkste eindpunten Arm A
(Atezolizumab +
carboplatine + etoposide)
Arm B
(Placebo + carboplatine
+ etoposide) Co-primaire eindpunten OS-analyse* n = 201 n = 202 Aantal sterfgevallen (%) 142 (70,6%) 160 (79,2%) Mediane tijd tot voorvallen (maanden) 12,3 10,3 95%-BI (10,8; 15,8) (9,3; 11,3) Gestratificeerde hazardratio‡ (95%-BI) 0,76 (0,60; 0,95) p-waarde 0,0154*** OS na 12 maanden (%) 51,9 39,0 Door de onderzoeker beoordeelde PFS (RECIST
v1.1)** n = 201 n = 202
Aantal voorvallen (%) 171 (85,1%) 189 (93,6%) Mediane duur van PFS (maanden) 5,2 4,3 95%-BI (4,4; 5,6) (4,2; 4,5) Gestratificeerde hazardratio‡ (95%-BI) 0,77 (0,62; 0,96) p-waarde 0,0170 PFS na 6 maanden (%)
PFS na 12 maanden (%)
30,9
12,6
22,4
5,4
Overige eindpunten Door de onderzoeker beoordeelde ORR (RECIST
v1.1)** ^
n = 201 n = 202
Aantal responders (%) 121 (60,2%) 130 (64,4%) 95%-BI (53,1; 67,0) (57,3; 71,0) Aantal met complete respons (%) 5 (2,5%) 2 (1,0%) Aantal met gedeeltelijke respons (%) 116 (57,7%) 128 (63,4%) Door de onderzoeker beoordeelde DOR (RECIST
v1.1)** ^
n = 121 n = 130
Mediaan in maanden 4,2 3,9 95%-BI (4,1; 4,5) (3,1; 4,2) PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1.; BI=betrouwbaarheidsinterval; ORR=objectief responspercentage; DOR=responsduur; OS=totale overleving ‡ Gestratificeerd naar geslacht en ECOG-score
* Exploratieve finale OS-analyse bij klinische cut-off op 24 januari 2019
** PFS-, ORR- en DOR-analyse bij klinische cut-off op 24 april 2018
*** Alleen voor beschrijvende doeleinden
^ Bevestigde ORR en DoR zijn exploratieve eindpunten
Figuur 17: Kaplan-Meier-curve voor totale overleving (IMpower133)
Figuur 18: Kaplan-Meier-curve voor progressievrije overleving (IMpower133)
Triple-negatieve borstkanker
Intraveneuze formulering
IMpassion130 (WO29522): gerandomiseerd fase III-onderzoek bij patiënten met lokaal gevorderd of gemetastaseerd TNBC die niet eerder behandeld zijn voor gemetastaseerde ziekte.
Een dubbelblind, twee-armig, multicenter, internationaal, gerandomiseerd, placebogecontroleerd fase III-onderzoek, IMpassion130, werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab in combinatie met nab-paclitaxel te bepalen bij patiënten met inoperabel lokaal gevorderd of gemetastaseerd TNBC die niet eerder chemotherapie hadden ontvangen voor gemetastaseerde ziekte. Patiënten moesten in aanmerking komen voor monotherapie met een taxaan (d.w.z. afwezigheid van snelle klinische progressie, levensbedreigende viscerale metastasen of noodzaak voor snelle symptoom- en/of ziektebestrijding) en werden uitgesloten van deelname wanneer ze: eerdere chemotherapie in de neoadjuvante of adjuvante setting hadden ontvangen in de laatste 12 maanden; een voorgeschiedenis hadden van auto-immuunziekte; een levend verzwakt vaccin binnen 4 weken voor randomisatie hadden gekregen; systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voor randomisatie toegediend hadden gekregen; onbehandelde, symptomatische of corticosteroïdafhankelijke hersenmetastasen hadden. Tumorbepalingen werden na dag 1 van cyclus 1 om de 8 weken (± 1 week) uitgevoerd in de eerste 12 maanden en daarna om de 12 weken (± 1 week).
In totaal namen 902 patiënten deel aan het onderzoek en zij werden gestratificeerd naar aanwezigheid van levermetastasen, eerdere behandeling met een taxaan en naar PD-L1-expressiestatus in tumorinfiltrerende immuuncellen (IC) (PD-L1 aangekleurd op tumorinfiltrerende immuuncellen [IC] < 1% van het tumoroppervlak versus ≥ 1% van het tumoroppervlak) zoals aangetoond door middel van de VENTANA PD-L1 [SP142]-test.
Patiënten werden gerandomiseerd naar atezolizumab 840 mg of placebo via intraveneuze infusie op dag 1 en 15 van elke 28-dagencyclus, plus nab-paclitaxel (100 mg/m2) via intraveneuze infusie op dag 1, 8 en 15 van elke 28-dagencyclus. Patiënten werden behandeld tot radiografische ziekteprogressie volgens RECIST v1.1 of onaanvaardbare toxiciteit. De behandeling met atezolizumab kon worden voortgezet wanneer nab-paclitaxel was gestopt vanwege onaanvaardbare toxiciteit. In elke behandelarm was het mediane aantal behandelingscycli 7 voor atezolizumab en 6 voor nab-paclitaxel.
De demografische gegevens en ziektekenmerken op baseline van de onderzoekspopulatie waren vergelijkbaar tussen de behandelarmen. De meeste patiënten waren vrouw (99,6%), 67,5% was wit en 17,8% was Aziatisch. De mediane leeftijd was 55 jaar (bereik: 20 tot 86 jaar). De ECOG-score op baseline was 0 (58,4%) of 1 (41,3%). In totaal had 41% van de geïncludeerde patiënten een PD-L1-expressie ≥ 1%, had 27% levermetastasen en had 7% asymptomatische hersenmetastasen op baseline. Ongeveer de helft van de patiënten had eerder een taxaan (51%) of een anthracycline (54%) ontvangen in de (neo)adjuvante setting. De demografische gegevens en ziektekenmerken op baseline bij patiënten met een PD-L1-expressie ≥ 1% waren over het algemeen representatief voor de bredere onderzoekspopulatie.
De co-primaire werkzaamheidseindpunten waren onder andere door de onderzoeker beoordeelde progressievrije overleving (PFS) in de ITT-populatie en bij patiënten met een PD-L1-expressie ≥ 1% volgens RECIST v1.1, alsook de totale overleving (OS) in de ITT-populatie en bij patiënten met een PD-L1-expressie ≥ 1%. Secundaire werkzaamheidseindpunten waren objectief responspercentage (ORR) en responsduur (DOR) volgens RECIST v1.1.
De IMpassion130-resultaten van de PFS, ORR en DOR bij patiënten met een PD-L1-expressie ≥ 1% op het moment van de finale analyse voor PFS, met een mediane overlevingsfollow-up van 13 maanden, zijn samengevat in tabel 21 en een Kaplan-Meier-curve voor PFS in figuur 19. Er was geen verbetering in PFS bij patiënten met een PD-L1-expressie < 1% wanneer atezolizumab werd toegevoegd aan nab-paclitaxel (HR van 0,94; 95%-BI: 0,78; 1,13).
De finale analyse van de OS is uitgevoerd bij patiënten met PD-L1-expressie ≥ 1% met een mediane follow-up van 19,12 maanden. Resultaten van de OS zijn weergegeven in tabel 21 en een Kaplan-Meier-curve in figuur 20. Er was geen verbetering in OS bij patiënten met een PD-L1-expressie < 1% wanneer atezolizumab werd toegevoegd aan nab-paclitaxel (HR van 1,02; 95%-BI: 0,84; 1,24).
Exploratieve subgroepanalyses werden uitgevoerd bij patiënten met een PD-L1-expressie ≥ 1%, om voorafgaande (neo)adjuvante behandeling, BRCA1/2-mutatie en asymptomatische hersenmetastasen op baseline te onderzoeken.
De hazardratio van de primaire (finale) PFS was 0,79 en die van de finale OS was 0,77 bij patiënten die voorafgaande (neo)adjuvante behandeling hadden gekregen (n = 242), terwijl bij patiënten die voorafgaand geen (neo)adjuvante behandeling hadden gekregen (n = 127) de hazardratio van de primaire (finale) PFS 0,44 was en die van de finale OS 0,54 was.
Van de 614 patiënten die getest waren in onderzoek IMpassion130, hadden er 89 (15%) een pathogene BRCA1/2-mutatie. Van de subgroep met PD-L1+/BRCA1/2-mutatie kregen 19 patiënten atezolizumab plus nab-paclitaxel en 26 patiënten placebo plus nab-paclitaxel. Op basis van de exploratieve analyse en met inachtneming van de kleine steekproefgrootte, lijkt de aanwezigheid van een BRCA1/2-mutatie niet van invloed te zijn op de klinische werking van atezolizumab en nab-paclitaxel bij PFS.
Bij patiënten met asymptomatische hersenmetastasen op baseline was er geen bewijs voor de werkzaamheid, alhoewel het een klein aantal behandelde patiënten betrof. De mediane PFS was 2,2 maanden in de atezolizumab plus nab-paclitaxel-arm (n = 15) vergeleken met 5,6 maanden in de placebo plus nab-paclitaxel-arm (n = 11) (HR 1,40; 95%-BI 0,57;3,44).
Tabel 21: Samenvatting van de werkzaamheid bij patiënten met een PD-L1-expressie ≥ 1% (IMpassion130)
| Belangrijkste werkzaamheidseindpunten | Atezolizumab + nab-paclitaxel | Placebo + nab-paclitaxel | ||||||
| Primaire werkzaamheidseindpunten n = 185 n = 184 | ||||||||
Door de onderzoeker beoordeelde PFS (RECIST v1.1) – primaire analyse3 Aantal voorvallen (%) 138 (74,6%) 157 (85,3%) Mediane duur van PFS (maanden) 7,5 5,0 95%-BI (6,7; 9,2) (3,8; 5,6) Gestratificeerde hazardratio‡ (95%-BI) 0,62 (0,49; 0,78) p-waarde1 < 0,0001 PFS na 12 maanden (%) 29,1 16,4 | ||||||||
Door de onderzoeker beoordeelde PFS (RECIST v1.1) – bijgewerkte exploratieve analyse4 Aantal voorvallen (%) 149 (80,5%) 163 (88,6%) Mediane duur van PFS (maanden) 7,5 5,3 95%-BI (6,7; 9,2) (3,8; 5,6) Gestratificeerde hazardratio‡ (95%-BI) 0,63 (0,50-0,80) < 0,0001 p-waarde1 PFS na 12 maanden (%) 30,3 17,3 | ||||||||
OS1,2,5 Aantal sterfgevallen (%) 120 (64,9%) 139 (75,5%) Mediane tijd tot voorvallen (maanden) 25,4 17,9 95%-BI (19,6; 30,7) (13,6; 20,3) Gestratificeerde hazardratio‡ (95%-BI) 0,67 (0,53; 0,86) | ||||||||
| Secundaire en exploratieve eindpunten | ||||||||
Door de onderzoeker beoordeelde ORR (RECIST v1.1)3 n = 185 n = 183 Aantal responders (%) 109 (58,9%) 78 (42,6%) 95%-BI (51,5; 66,1) (35,4; 50,1) Aantal met complete respons (%) 19 (10,3%) 2 (1,1%) Aantal met gedeeltelijke respons (%) 90 (48,6%) 76 (41,5%) Aantal met stabiele ziekte (%) 38 (20,5%) 49 (26,8%) | ||||||||
Door de onderzoeker beoordeelde DOR3 n = 109 n = 78 Mediaan in maanden 8,5 5,5 95%-BI (7,3; 9,7) (3,7; 7,1) | ||||||||
- 1. Gebaseerd op de gestratificeerde log-ranktest.
- 2. Vergelijkingen van de OS tussen de behandelarmen bij patiënten met een PD-L1-expressie ≥ 1% zijn niet formeel getest volgens de vooraf vastgestelde hiërarchie van de analyse.
- 3. Volgens de finale analyse van de PFS, ORR, DOR en eerste interimanalyse van de OS bij klinische cut-off op 17 april 2018.
- 4. Volgens exploratieve analyse van de PFS bij klinische cut-off op 2 januari 2019.
- 5. Volgens de finale analyse van de OS bij klinische cut-off op 14 april 2020.
‡ Gestratificeerd naar aanwezigheid van levermetastasen en eerdere behandeling met een taxaan. PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1.; BI=betrouwbaarheidsinterval; ORR=objectief responspercentage; DOR=responsduur; OS=totale overleving, NI=niet in te schatten
Figuur 19: Kaplan-Meier-curve voor PFS bij patiënten met een PD-L1-expressie ≥ 1% (IMpassion130)
Figuur 20: Kaplan-Meier-curve voor OS bij patiënten met een PD-L1-expressie ≥ 1% (IMpassion130)
De tijd tot verslechtering (een aanhoudende afname van ≥ 10 punten ten opzichte van de score op baseline) van de door de patiënt gerapporteerde algehele
gezondheidstoestand/gezondheidsgerelateerde kwaliteit van leven, gemeten met de EORTC QLQ-C30, was vergelijkbaar in elke behandelingsgroep. Dit geeft aan dat alle patiënten hun HRQoL op baseline voor een vergelijkbare periode behielden.
Hepatocellulair carcinoom
Intraveneuze formulering
IMbrave150 (YO40245): Gerandomiseerd fase III-onderzoek in combinatie met bevacizumab bij patiënten met inoperabel HCC die niet eerder zijn behandeld met systemische therapie
Een gerandomiseerd, multicenter, internationaal, open-label fase III-onderzoek, IMbrave150, werd uitgevoerd om de werkzaamheid en veiligheid van atezolizumab, in combinatie met bevacizumab, te onderzoeken bij patiënten met lokaal gevorderd of gemetastaseerd en/of inoperabel HCC, die niet eerder zijn behandeld met systemische therapie. In totaal werden 501 patiënten gerandomiseerd (2:1) naar een behandeling met atezolizumab (1.200 mg) en 15 mg/kg lichaamsgewicht bevacizumab, toegediend als intraveneuze infusie elke drie weken, of sorafenib 400 mg tweemaal daags oraal. Randomisatie werd gestratificeerd naar geografische regio, macrovasculaire invasie en/of extrahepatische uitzaaiing, α-foetoproteïne (AFP) op baseline en ECOG-score. In beide armen kregen de patiënten de behandeling tot verlies van klinisch voordeel of het ontstaan van onaanvaardbare toxiciteit. Patiënten mochten de behandeling met atezolizumab of bevacizumab stoppen (bijv. vanwege bijwerkingen) en de behandeling voortzetten met een van de middelen alleen tot verlies van klinisch voordeel of het ontstaan van onaanvaardbare toxiciteit vanwege dat ene middel.
In het onderzoek werden volwassenen bij wie de ziekte niet gevoelig was voor of progressie vertoonde na operatie en/of locoregionale therapie, geïncludeerd met Child-Pugh A en ECOG-score 0/1 die niet eerder waren behandeld met systemische therapie. Bij bevacizumab is bloeding (waaronder fatale gevallen) een bekende bijwerking en bij patiënten met HCC is bloeding in het bovenste deel van het maagdarmstelsel een vaak voorkomende en levensbedreigende complicatie. De patiënten moesten daarom in de 6 maanden voorafgaand aan de behandeling worden beoordeeld op aanwezigheid van varices. Ze werden uitgesloten van deelname als ze in de 6 maanden voorafgaand aan de behandeling een varicesbloeding hadden, onbehandelde of onvolledig behandelde varices hadden met bloeding of een hoog risico op bloeding. Bij patiënten met actieve hepatitis B was een HBV DNA < 500 IE/ml in de 28 dagen voorafgaand aan het starten met de onderzoeksbehandeling vereist en een standaard anti-HBV-behandeling van ten minste 14 dagen voorafgaand aan deelname aan het onderzoek en gedurende het onderzoek.
Patiënten werden ook van deelname uitgesloten bij matige of ernstige ascites, een voorgeschiedenis van hepatische encefalopathie, een bekend fibrolamellaire HCC, sarcoïd HCC, gemengd cholangiocarcinoom met HCC, een actieve co-infectie van HBV met HCV, een voorgeschiedenis van auto-immuunziekte, toediening van een levend verzwakt vaccin binnen 4 weken voor randomisatie, toediening van systemische immunostimulerende middelen binnen 4 weken of systemische immunosuppressiva binnen 2 weken voor deelname, of onbehandelde of corticosteroïdafhankelijke hersenmetastasen. Tumorbepalingen werden in de eerste 54 weken om de 6 weken vanaf dag 1 van cyclus 1, en daarna om de 9 weken uitgevoerd.
De demografische gegevens en ziektekenmerken op baseline van de onderzoekspopulatie waren goed vergelijkbaar tussen de twee behandelarmen. De mediane leeftijd was 65 jaar (bereik: 26 tot 88 jaar) en 83% was man. De meerderheid van de patiënten was Aziatisch (57%) en wit (35%). Er kwam 40% uit Azië (uitgezonderd Japan) terwijl 60% uit de rest van de wereld kwam. Ongeveer 75% van de patiënten had een macrovasculaire invasie en/of extrahepatische uitzaaiing, 37% had een AFP van ≥ 400 ng/ml op baseline en de ECOG-score was 0 (62%) of 1 (38%) op baseline. De primaire risicofactoren voor de ontwikkeling van HCC waren hepatitis B-infectie bij 48% van de patiënten, hepatitis C-infectie bij 22% van de patiënten en nonvirale infecties bij 31% van de patiënten. Bij 82% van de patiënten werd HCC gecategoriseerd als Barcelona Clinic Liver Cancer (BCLC)-stadium C, bij 16% van de patiënten als stadium B en bij 3% van de patiënten als stadium A.
De coprimaire werkzaamheidseindpunten waren OS en PFS beoordeeld door een IRF volgens RECIST v1.1. Op het moment van de primaire analyse was de mediane overlevingsfollow-up 8,6 maanden. De gegevens lieten een statistisch significante verbetering van OS en IRF-beoordeelde PFS volgens RECIST v1.1 zien met atezolizumab + bevacizumab ten opzichte van sorafenib. Ook werd een statistisch significante verbetering gezien in het IRF-bevestigde objectieve responspercentage (ORR) volgens RECIST v1.1 en de gemodificeerde RECIST (mRECIST) voor HCC. De belangrijkste resultaten van de primaire analyse zijn samengevat in tabel 22.
Een aangepaste beschrijvende werkzaamheidsanalyse werd uitgevoerd bij een mediane overlevingsfollow-up van 15,6 maanden. De mediane OS was 19,2 maanden (95%-BI: 17,0; 23,7) in de atezolizumab + bevacizumab-arm versus 13,4 maanden (95%-BI: 11,4; 16,9) in de sorafenib-arm, met een HR van 0,66 (95%-BI: 0,52; 0,85). De mediane PFS beoordeeld door een IRF volgens RECIST v1.1 was 6,9 maanden (95%-BI: 5,8; 8,6) in de atezolizumab + bevacizumab-arm versus 4,3 maanden (95%-BI: 4,0; 5,6) in de sorafenib-arm, met een HR van 0,65 (95%-BI: 0,53; 0,81). De ORR beoordeeld door een IRF volgens RECIST v1.1 was 29,8% (95%-BI: 24,8; 35,0) in de atezolizumab + bevacizumab-arm en 11,3% (95%-BI: 6,9; 17,3) in de sorafenib-arm. De mediane responsduur (DOR) beoordeeld door een IRF volgens RECIST v1.1 bij bevestigde responders was 18,1 maanden (95%-BI: 14,6; NI) in de atezolizumab + bevacizumab-arm versus 14,9 maanden (95%-BI: 4,9; 17,0) in de sorafenib-arm.
In figuur 21 en 22 worden de Kaplan-Meier-curves voor respectievelijk OS (aangepaste analyse) en PFS (primaire analyse) weergegeven.
Tabel 22: Overzicht van de werkzaamheid (IMbrave150 primaire analyse)
Belangrijkste eindpunten Atezolizumab +Bevacizumab Sorafenib
OS n = 336 n = 165 Aantal sterfgevallen (%) 96 (28,6%) 65 (39,4%) Mediane tijd tot voorvallen (maanden) NI 13,2 95%-BI (NI; NI) (10,4; NI) Gestratificeerde hazardratio‡ (95%-BI) 0,58 (0,42; 0,79) p-waarde1 0,0006 OS na 6 maanden (%) 84,8% 72,3% IRF-beoordeelde PFS, RECISTv1.1 n = 336 n = 165
Aantal voorvallen (%) 197 (58,6%) 109 (66,1%) Mediane duur van PFS (maanden) 6,8 4,3 95%-BI (5,8; 8,3) (4,0; 5,6) Gestratificeerde hazardratio‡ (95%-BI) 0,59 (0,47; 0,76) p-waarde1 < 0,0001 PFS na 6 maanden 54,5% 37,2% IRF-beoordeelde ORR, RECISTv1.1 n = 326 n = 159 Aantal bevestigde responders (%) 89 (27,3%) 19 (11,9%) 95%-BI (22,5; 32,5) (7,4; 18,0) p-waarde2 < 0,0001 Aantal met complete respons (%) 18 (5,5%) 0 Aantal met gedeeltelijke respons (%) 71 (21,8%) 19 (11,9%) Aantal met stabiele ziekte (%) 151 (46,3%) 69 (43,4) IRF-beoordeelde DOR, RECISTv1.1 n = 89 n = 19 Mediaan in maanden NI 6,3 95%-BI (NI, NI) (4,7; NI) Bereik (maanden) (1,3+; 13,4+) (1,4+; 9,1+) IRF-beoordeelde ORR, HCC mRECIST n = 325 n = 158 Aantal bevestigde responders (%) 108 (33,2%) 21 (13,3%) 95%-BI (28,1; 38,6) (8,4; 19,6) p-waarde2 < 0,0001 Aantal met complete respons (%) 33 (10,2%) 3 (1,9%) Aantal met gedeeltelijke respons (%) 75 (23,1%) 18 (11,4%) Aantal met stabiele ziekte (%) 127 (39,1%) 66 (41,8%) IRF-beoordeelde DOR, HCC mRECIST n = 108 n = 21 Mediaan in maanden NI 6,3 95%-BI (NI, NI) (4,9; NI) Bereik (maanden) (1,3+; 13,4+) (1,4+; 9,1+) ‡ Gestratificeerd naar geografische regio (Azië uitgezonderd Japan vs. rest van de wereld), macrovasculaire invasie en/of extrahepatische uitzaaiing (aanwezig vs. afwezig), AFP op baseline (< 400 vs. ≥ 400 ng/ml) 1 Gebaseerd op de tweezijdige gestratificeerde log-ranktest
2 Nominale p-waarden gebaseerd op de tweezijdige Cochran-Mantel-Haenszeltest
+ Geeft een gecensureerde waarde weer
PFS=progressievrije overleving; RECIST=Response Evaluation Criteria in Solid Tumours v1.1.; HCC mRECIST = gemodificeerde RECIST-beoordeling voor hepatocellulaircarcinoom; BI=betrouwbaarheidsinterval; ORR=objectief responspercentage; DOR=responsduur; OS=totale overleving; NI=niet in te schatten
Figuur 21: Kaplan-Meier-curve voor OS in de ITT-populatie (IMbrave150 aangepaste analyse)
Figuur 22: Kaplan-Meier-curve voor IRF-beoordeelde PFS volgens RECIST v1.1 in de ITT-populatie (IMbrave150 primaire analyse)
Werkzaamheid bij ouderen
Er zijn geen verschillen in werkzaamheid waargenomen tussen patiënten ≥ 65 jaar en jongere patiënten die atezolizumab-monotherapie ontvingen. In onderzoek IMpower150 werd een leeftijd van ≥ 65 jaar geassocieerd met een verminderd effect van atezolizumab bij patiënten die atezolizumab in combinatie met carboplatine en paclitaxel ontvingen.
In onderzoeken IMpower150, IMpower133, IMpower110 en IMscin001 zijn er te weinig gegevens van patiënten ≥ 75 jaar om conclusies over deze populatie te kunnen trekken.
Pediatrische patiënten
Intraveneuze formulering
Een vroege fase, multicenter, open-label onderzoek werd uitgevoerd bij pediatrische patiënten (< 18 jaar oud, n = 69) en jongvolwassen patiënten (18-30 jaar oud, n = 18) met zowel recidiverende of progressieve solide tumoren als Hodgkin- en non-Hodgkinlymfoom, om de veiligheid en farmacokinetiek van atezolizumab te beoordelen. Patiënten werden intraveneus behandeld met 15 mg/kg lichaamsgewicht atezolizumab elke 3 weken (zie rubriek 5.2).
Subcutane formulering
Er zijn geen specifieke onderzoeken uitgevoerd met Tecentriq oplossing voor injectie bij pediatrische patiënten.
5.2 Farmacokinetische eigenschappen
Blootstellingsparameters na subcutane toediening van 1.875 mg Q3W atezolizumab en intraveneuze toediening van 1.200 mg atezolizumab in het IMscin001-onderzoek, zoals voorspeld door middel van een model, zijn weergegeven in tabel 23.
De Cdal van atezolizumab in cyclus 1 (d.w.z. vóór dosering van cyclus 2) vertoonde non-inferioriteit van Tecentriq oplossing voor injectie ten opzichte van de intraveneuze formulering van atezolizumab, met een geometrisch gemiddelde ratio (GMR) van 1,05 (90%-BI: 0,88; 1,24).
De GMR van de model-voorspelde AUC voor cyclus 1 van dag 0 tot 21 (AUC0-21) was 0,87 (90%-BI: 0,83; 0,92).
Het maximale systemische accumulatiepercentage na toediening van 1.875 mg Q3W van Tecentriq oplossing voor injectie is 2,2.
Bij steady-state waren de door het model voorspelde Cdal en AUC vergelijkbaar voor de subcutane en intraveneuze formulering van atezolizumab (zie tabel 23). Een farmacokinetische analyse suggereert dat steady-state bereikt wordt na 6 tot 9 weken van meervoudige dosering.
Tabel 23: Blootstellingsparameters zoals door het model voorspeld (geometrische gemiddelde met 5e-95e percentiel) na subcutane of intraveneuze toediening van atezolizumab
| Parameter | Tecentriq subcutaan | Tecentriq intraveneus |
Cdal bij steady-statea (mcg/ml) | 205 (70,3 – 427) | 179 (98,4 – 313) |
AUC bij steady-statea (mcg/ml*dag) | 6.163 (2.561 – 11.340) | 6.107 (3.890 – 9.334) |
a Blootstelling voorspeld door middel van een model op basis van een populatie-PK-analyse.
Absorptie
Tecentriq oplossing voor injectie wordt toegediend als een subcutane injectie.
Gebaseerd op een populatie-PK-analyse van cyclus 1 van het gerandomiseerde deel van het IMscin001-onderzoek was de absolute biologische beschikbaarheid 61% en de absorptiesnelheid van de eerste orde (Ka) is 0,37 (l/dag).
Het geometrische gemiddelde van de maximale serumconcentratie (Cmax) van atezolizumab was 189 mcg/ml, en de mediane tijd tot maximale serumconcentratie (Tmax) was 4,5 dagen.
Distributie
Een populatie-PK-analyse geeft aan dat het distributievolume in het centrale compartiment 3,28 l is en dat het volume bij steady-state 6,91 l is bij een doorsnee patiënt.
Biotransformatie
Het metabolisme van atezolizumab is niet direct onderzocht. Antilichamen worden voornamelijk geklaard via katabolisme.
Eliminatie
Een populatie-PK-analyse geeft aan dat de klaring van atezolizumab 0,200 l/dag is en dat de gebruikelijke terminale eliminatiehalfwaardetijd 27 dagen is.
Speciale populaties
Op basis van een populatie-PK-analyse en blootstellings-responsanalyses hebben leeftijd (21-89 jaar), regio, etniciteit, verminderde nierfunctie, licht verminderde leverfunctie, mate van PD-L1-expressie of ECOG-score geen klinisch relevant effect op de farmacokinetiek van atezolizumab. Lichaamsgewicht, geslacht, positieve ADA-status, albuminegehalte en tumorlast hebben een statistisch significant, maar geen klinisch relevant effect op de farmacokinetiek van atezolizumab. Er worden geen dosisaanpassingen aanbevolen.
Ouderen
Er zijn geen specifieke onderzoeken uitgevoerd met atezolizumab bij oudere patiënten. Het effect van leeftijd op de farmacokinetiek van atezolizumab werd beoordeeld in een populatie-PK-analyse. Leeftijd werd niet geïdentificeerd als een significante covariant met invloed op de PK van intraveneus atezolizumab op basis van patiënten in de leeftijd van 21 - 89 jaar (n = 472) met een mediane leeftijd van 62 jaar. Er is geen klinisch belangrijk verschil waargenomen in de PK van atezolizumab onder patiënten < 65 jaar (n = 274), patiënten tussen 65 - 75 jaar (n = 152) en patiënten > 75 jaar (n = 46) (zie rubriek 4.2).
Er werd geen klinisch verschil gevonden in de PK van de subcutane formulering van atezolizumab bij patiënten jonger dan 65 jaar (n = 138), patiënten tussen 65 en 75 jaar (n = 89) en patiënten ouder dan 75 jaar (n = 19).
Pediatrische patiënten
De farmacokinetische resultaten uit een vroege fase, multicenter, open-label onderzoek dat werd uitgevoerd bij pediatrische patiënten (< 18 jaar oud, n = 69) en jongvolwassen patiënten (18 - 30 jaar oud, n = 18) laten zien dat de klaring en het verdelingsvolume van intraveneus atezolizumab, na normalisering van het lichaamsgewicht, vergelijkbaar waren tussen pediatrische patiënten en jongvolwassen patiënten die elke 3 weken respectievelijk intraveneus 15 mg/kg lichaamsgewicht en 1.200 mg atezolizumab kregen, met een trend bij pediatrische patiënten naar lagere blootstelling bij een lager lichaamsgewicht. Deze verschillen werden niet geassocieerd met een afname van atezolizumab-concentraties onder de beoogde therapeutische concentratie. Er zijn beperkte gegevens bij kinderen < 2 jaar oud en daarom kunnen hierover geen conclusies worden getrokken.
Er zijn geen specifieke onderzoeken uitgevoerd met Tecentriq oplossing voor injectie bij pediatrische patiënten.
Verminderde nierfunctie
Er zijn geen specifieke onderzoeken uitgevoerd met atezolizumab bij patiënten met verminderde nierfunctie. In een populatie-PK-analyse werden geen klinisch belangrijke verschillen gevonden in de klaring van intraveneus atezolizumab bij patiënten met licht (geschatte glomerulaire filtratiesnelheid [eGFR] 60 tot 89 ml/min/1,73 m2; n = 208) of matig (eGFR 30 tot 59 ml/min/1,73 m2; n = 116) verminderde nierfunctie vergeleken met patiënten met normale nierfunctie
(eGFR ≥ 90 ml/min/1,73 m2; n = 140). Er waren maar een paar patiënten met ernstig verminderde nierfunctie (eGFR 15 tot 29 ml/min/1,73 m2; n = 8) (zie rubriek 4.2). Het effect van een ernstig verminderde nierfunctie op de farmacokinetiek van atezolizumab is onbekend.
Er werd geen klinisch relevant verschil gevonden in de klaring van de subcutane formulering van atezolizumab bij patiënten met een licht (eGFR 60 tot 89 ml/min/1,73 m2; n = 111), of matig (eGFR 30 tot 59 ml/min/1,73 m2; n = 32) verminderde nierfunctie vergeleken met patiënten met een normale nierfunctie (eGFR ≥ 90 ml/min/1,73 m2; n = 103).
Verminderde leverfunctie
Er zijn geen specifieke onderzoeken uitgevoerd met atezolizumab bij patiënten met verminderde leverfunctie. In een populatie-PK-analyse werden geen klinisch belangrijke verschillen in de klaring van de intraveneuze of subcutane formulering van atezolizumab waargenomen tussen patiënten met licht verminderde leverfunctie (bilirubine ≤ ULN en ASAT > ULN, of bilirubine > 1,0 x tot 1,5 × ULN en elke ASAT) of matig verminderde leverfunctie (bilirubine > 1,5 x tot 3 × ULN en elke ASAT) ten opzichte van patiënten met een normale leverfunctie (bilirubine ≤ ULN en ASAT ≤ ULN). Er zijn geen gegevens van patiënten met ernstig verminderde leverfunctie (bilirubine > 3 × ULN en elke ASAT). Verminderde leverfunctie werd gedefinieerd volgens de criteria van het National Cancer Institute-Organ Dysfunction Working Group (NCI-ODWG) voor hepatische disfunctie (zie rubriek 4.2). Het effect van een ernstig verminderde leverfunctie (bilirubine > 3 × ULN en elke ASAT) op de farmacokinetiek van atezolizumab is onbekend.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Carcinogeniteit
Er zijn geen carcinogeniteitsonderzoeken uitgevoerd om het carcinogeen vermogen van atezolizumab vast te stellen.
Mutageniteit
Er zijn geen mutageniteitsonderzoeken uitgevoerd om het mutageen vermogen van atezolizumab vast te stellen. Van monoklonale antilichamen wordt echter niet verwacht dat ze DNA of chromosomen veranderen.
Vruchtbaarheid
Er zijn geen fertiliteitsonderzoeken uitgevoerd met atezolizumab. Een beoordeling van de mannelijke en vrouwelijke voortplantingsorganen van de cynomolgusaap was echter meegenomen in het chronische toxiciteitsonderzoek. Wekelijkse intraveneuze toediening van atezolizumab aan vrouwtjesapen met een geschatte AUC van ongeveer 6 keer de AUC bij patiënten die de aanbevolen dosis kregen, veroorzaakte een onregelmatige menstruatiecyclus en een tekort van nieuw gevormde corpora lutea in de eierstokken. Dit was reversibel. Er was geen effect op de mannelijke voortplantingsorganen.
Teratogeniteit
Er zijn geen voortplantings- of teratogeniteitsonderzoeken bij dieren uitgevoerd met atezolizumab. Dieronderzoeken hebben aangetoond dat remming van de PD-L1/PD-1-signaalroute kan leiden tot immuungemedieerde afstoting van de foetus in ontwikkeling, met foetaal overlijden tot gevolg. Toediening van atezolizumab zou foetale schade kunnen veroorzaken, waaronder embryofoetale sterfte.
Subcutane formulering
Hyaluronidase is te vinden in de meeste weefsels van het menselijk lichaam. Niet-klinische gegevens voor recombinant humaan hyaluronidase, gebaseerd op conventionele onderzoeken naar toxiciteit bij herhaalde toediening, waaronder farmacologische eindpunten voor de veiligheid, wezen niet op bijzondere gevaren voor mensen. Reproductietoxiciteitsstudies met rHuPH20 wezen embryofoetale toxiciteit uit bij muizen bij een hoge systemische blootstelling, maar wezen geen teratogeen potentiaal uit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Recombinant humaan hyaluronidase (rHuPH20)
Histidine
Azijnzuur
Methionine
Polysorbaat 20 (E 432)
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet gemengd worden met andere geneesmiddelen.
6.3 Houdbaarheid
Ongeopende flacon:
3 jaar.
Bereide injectiespuit
Zodra de inhoud van de injectieflacon in de injectiespuit is overgebracht, is dit geneesmiddel fysisch en chemisch stabiel gedurende maximaal 30 dagen bij 2 °C tot 8 °C, en gedurende maximaal 8 uur bij ≤ 30 ºC in diffuus daglicht vanaf de tijd van bereiding.
Vanuit microbiologisch oogpunt moet de oplossing onmiddellijk gebruikt worden zodra deze is overgebracht van de injectieflacon in de injectiespuit, aangezien het geneesmiddel geen enkel antimicrobieel conserveringsmiddel bevat. Als het geneesmiddel niet onmiddellijk gebruikt wordt, zijn de bewaartijden tijdens gebruik en omstandigheden voorafgaand aan gebruik de verantwoordelijkheid van de gebruiker; deze zijn normaliter niet langer dan 24 uur bij 2 °C tot 8 °C, tenzij de bereiding onder gecontroleerde en gevalideerde aseptische omstandigheden heeft plaatsgevonden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities na het bereiden van de injectiespuit, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Een type I glazen injectieflacon met een butylrubberen stop en een aluminium sluiting met een violet plastic “flip-off” dop, die 15 ml oplossing voor injectie bevat.
Verpakking met één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Bereiding van de injectiespuit
Tecentriq oplossing voor injectie moet vóór toediening visueel geïnspecteerd worden op deeltjes en verkleuring.
Tecentriq oplossing voor injectie is klaar voor gebruik en mag NIET worden verdund met andere geneesmiddelen. Niet schudden.
Tecentriq oplossing voor injectie is uitsluitend voor eenmalig gebruik en moet worden bereid door een beroepsbeoefenaar in de gezondheidszorg.
Er zijn geen onverenigbaarheden waargenomen tussen Tecentriq oplossing voor injectie en polypropyleen (PP), polycarbonaat (PC), roestvrijstaal (RVS), polyvinylchloride (PVC) en polyurethaan (PU).
Tecentriq oplossing voor injectie bevat geen enkel antimicrobieel conserveringsmiddel of bacteriostatische middelen.
- Haal de injectieflacon uit de koelkast en laat op kamertemperatuur komen.
- Trek de volledige inhoud van de injectieflacon met Tecentriq oplossing voor injectie op met een steriele injectiespuit en opzuignaald (18G wordt aanbevolen).
Verwijder de opzuignaald en bevestig een subcutane infuusset (bijvoorbeeld een vleugelnaald)
met een roestvrijstalen injectienaald van 23-25G [3/8" (10 mm) - 5/8" (16 mm)]. Gebruik voor toediening een subcutane infuusset met een restvolume van niet meer dan 0,5 ml.
- Vul de subcutane infuuslijn met de oplossing om de lucht in de infuuslijn te verwijderen en stop voordat de vloeistof de naald bereikt.
- Zorg ervoor dat de injectiespuit precies 15 ml oplossing bevat na het klaarmaken en verwijderen van het overtollige volume uit de injectiespuit.
- Dien onmiddellijk toe om verstopping van de naald te voorkomen. Bewaar de klaargemaakte injectiespuit die is vastgemaakt aan de klaargemaakte subcutane infuusset NIET.
Als de dosis niet onmiddellijk wordt toegediend zie dan “Bewaarcondities van de injectiespuit” hieronder.
Bewaarcondities van de injectiespuit
- Als de dosis niet onmiddellijk wordt toegediend, gebruik dan een aseptische techniek om de volledige inhoud van de injectieflacon met Tecentriq oplossing voor injectie in de injectiespuit op te zuigen om het dosisvolume (15 ml) en het volume voor het klaarmaken voor de subcutane infuusset op te trekken. Vervang de opzuignaald door een afsluitdop. Bevestig GEEN subcutane infuusset voor opslag.
- Als de injectiespuit in de koelkast is bewaard, laat de injectiespuit dan vóór toediening op kamertemperatuur komen.
Verwijdering
Het vrijkomen van Tecentriq in het milieu moet tot een minimum beperkt worden. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1220/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 21 september 2017
Datum van laatste verlenging: 25 april 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.