


SmPC (samenvatting van de productkenmerken) - Taltz
Taltz 40 mg oplossing voor injectie in voorgevulde injectiespuit Taltz 80 mg oplossing voor injectie in voorgevulde injectiespuit
1. NAAM VAN HET GENEESMIDDEL
Taltz 40 mg oplossing voor injectie in voorgevulde injectiespuit Taltz 80 mg oplossing voor injectie in voorgevulde injectiespuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Ixekizumab is geproduceerd in CHO-cellen met behulp van DNA-recombinatietechniek.
Taltz 40 mg oplossing voor injectie in voorgevulde injectiespuit
Elke voorgevulde injectiespuit bevat 40 mg ixekizumab in 0,5 ml.
Hulpstof met bekend effect:
Eén ml oplossing bevat 0,30 mg polysorbaat 80.
Taltz 80 mg oplossing voor injectie in voorgevulde injectiespuit
Elke voorgevulde injectiespuit bevat 80 mg ixekizumab in 1 ml.
Hulpstof met bekend effect:
Eén ml oplossing bevat 0,30 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie)
De oplossing is helder en kleurloos tot lichtgeel, met een pH van niet minder dan 5,2 en niet meer dan 6,2 en een osmolariteit van minimaal 235 mOsm/kg en maximaal 360 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Plaque psoriasis
Taltz is geïndiceerd voor de behandeling van matige tot ernstige plaque psoriasis bij volwassenen die in aanmerking komen voor systemische therapie.
Pediatrische plaque psoriasis
Taltz is geïndiceerd voor de behandeling van matige tot ernstige plaque psoriasis bij kinderen vanaf de leeftijd van 6 jaar en met een lichaamsgewicht van ten minste 25 kg en adolescenten die in aanmerking komen voor systemische therapie.
Artritis psoriatica
Taltz, alleen of in combinatie met methotrexaat, is geïndiceerd voor de behandeling van actieve artritis psoriatica bij volwassen patiënten die één of meer therapieën met disease-modifying antirheumatic drugs (DMARD’s) niet verdroegen of daar ontoereikend op reageerden (zie rubriek 5.1).
Axiale spondyloartritis
Spondylitis ankylopoetica (radiografische axiale spondyloartritis)
Taltz is geïndiceerd voor de behandeling van volwassenen met actieve spondylitis ankylopoetica die ontoereikend reageerden op conventionele therapie.
Niet-radiografische axiale spondyloartritis
Taltz is geïndiceerd voor de behandeling van volwassenen met actieve niet-radiografische axiale spondyloartritis met objectieve verschijnselen van ontsteking zoals aangetoond door een verhoogd C-reactief proteïne (CRP) en/of magnetische kernspinresonantie (MRI) die ontoereikend reageerden op niet-steroïdale ontstekingsremmers (NSAID’s).
Juveniele idiopathische artritis (JIA)
Juveniele artritis psoriatica (JPsA)
Taltz, alleen of in combinatie met methotrexaat, is geïndiceerd voor de behandeling van actieve JPsA bij patiënten van 6 jaar en ouder en met een lichaamsgewicht van ten minste 25 kg, die ontoereikend hebben gereageerd op conventionele therapie of die conventionele therapie niet verdroegen.
Aan enthesitis gerelateerde artritis (ERA)
Taltz, alleen of in combinatie met methotrexaat, is geïndiceerd voor de behandeling van actieve ERA bij patiënten van 6 jaar en ouder en met een lichaamsgewicht van ten minste 25 kg, die ontoereikend hebben gereageerd op conventionele therapie of die conventionele therapie niet verdroegen.
4.2 Dosering en wijze van toediening
Dit geneesmiddel is bedoeld voor gebruik onder begeleiding en supervisie van een arts met ervaring in de diagnose en behandeling van aandoeningen waar het voor is geïndiceerd.
Dosering
Plaque psoriasis bij volwassenen
De aanbevolen dosis is 160 mg per subcutane injectie in week 0, gevolgd door 80 mg in de weken 2, 4, 6, 8, 10, en 12, daarna een onderhoudsdosering van 80 mg elke 4 weken (Q4W).
Pediatrische plaque psoriasis (6 jaar en ouder)
Bij kinderen onder de leeftijd van 6 jaar zijn geen werkzaamheids- en veiligheidsgegevens beschikbaar (zie rubriek 5.1). Een dosering voor een lichaamsgewicht minder dan 25 kg wordt door de beschikbare gegevens niet onderbouwd.
De aanbevolen dosering die via subcutane injectie aan kinderen wordt gegeven, is gebaseerd op de volgende gewichtsklassen:
| Lichaamsgewicht | Aanbevolen | Aanbevolen dosering elke | ||||||||
| kinderen | startdosering (week 0) | 4 weken (Q4W) hierna | ||||||||
| Hoger dan 50 kg | 160 mg (twee injecties van | 80 mg | ||||||||
| 80 mg) | ||||||||||
| 25 tot 50 kg | 80 mg | 40 mg | ||||||||
Voor kinderen die 80 mg voorgeschreven krijgen, kan direct de Taltz voorgevulde injectiespuit worden gebruikt.
Indien de voorgevulde spuit van 40 mg niet beschikbaar is, moeten doses lager dan 80 mg worden bereid door een zorgverlener. Voor bereidingsinstructies van doses ixekizumab van 40 mg, zie rubriek 6.6.
Taltz wordt niet aanbevolen voor gebruik bij kinderen met een lichaamsgewicht minder dan 25 kg. Het pediatrisch lichaamsgewicht moet worden vastgelegd en regelmatig worden geverifieerd voorafgaande aan een dosis.
Artritis psoriatica
De aanbevolen dosis is 160 mg per subcutane injectie in week 0, gevolgd door 80 mg elke 4 weken hierna. Voor patiënten met artritis psoriatica met gelijktijdig matige tot ernstige plaque psoriasis is de aanbevolen dosering hetzelfde als bij plaque psoriasis.
Axiale spondyloartritis (radiografisch en niet-radiografisch)
De aanbevolen dosis is 160 mg per subcutane injectie in week 0, gevolgd door 80 mg elke 4 weken (zie rubriek 5.1 voor meer informatie).
Juveniele idiopathische artritis (6 jaar en ouder)
Juveniele artritis psoriatica of aan enthesitis gerelateerde artritis
Bij kinderen onder de leeftijd van 6 jaar zijn geen werkzaamheids- en veiligheidsgegevens beschikbaar (zie rubriek 5.1). Een dosering voor een lichaamsgewicht minder dan 25 kg wordt door de beschikbare gegevens niet onderbouwd.
De aanbevolen dosering die via subcutane injectie aan kinderen wordt gegeven, is gebaseerd op de volgende gewichtsklassen:
| Lichaamsgewicht | Aanbevolen | Aanbevolen dosering elke | ||||||||
| kinderen | startdosering (week 0) | 4 weken (Q4W) hierna | ||||||||
| Hoger dan 50 kg | 160 mg (twee injecties van | 80 mg | ||||||||
| 80 mg) | ||||||||||
| 25 tot 50 kg | 80 mg | 40 mg | ||||||||
Voor kinderen die 80 mg voorgeschreven krijgen, kan direct de Taltz voorgevulde injectiespuit worden gebruikt.
Indien de voorgevulde spuit van 40 mg niet beschikbaar is, moeten doses lager dan 80 mg worden bereid door een zorgverlener. Voor bereidingsinstructies van Taltz 40 mg, zie rubriek 6.6.
Taltz wordt niet aanbevolen voor gebruik bij kinderen met een lichaamsgewicht van minder dan 25 kg. Het lichaamsgewicht van kinderen moet vóór de toediening worden geregistreerd en regelmatig opnieuw worden gecontroleerd.
Voor alle indicaties (plaque psoriasis bij volwassenen en kinderen, artritis psoriatica, axiale spondyloartritis, juveniele idiopathische artritis, waaronder juveniele artritis psoriatica en aan enthesitis gerelateerde artritis) moet stoppen met de behandeling overwogen worden bij patiënten die na 16 tot 20 weken behandeling geen respons hebben laten zien. Enkele patiënten die aanvankelijk een gedeeltelijke respons vertonen, kunnen met voortgezette behandeling na 20 weken alsnog een verbetering laten zien.
Speciale patiëntengroepen
Ouderen
Er is geen dosisaanpassing nodig bij patiënten in de leeftijd van ≥ 65 jaar (zie rubriek 5.2). Er is beperkte informatie over patiënten ≥ 75 jaar.
Nier- of leverfunctiestoornis
Taltz is in deze patiëntenpopulatie niet bestudeerd. Er kan geen aanbeveling voor de dosering worden gedaan.
Pediatrische patiënten
Pediatrische plaque psoriasis en juveniele idiopathische artritis (juveniele artritis psoriatica en aan enthesitis gerelateerde artritis (lichaamsgewicht minder dan 25 kg en jonger dan 6 jaar) Er is bij kinderen met een lichaamsgewicht minder dan 25 kg en jonger dan 6 jaar geen relevante toepassing voor het gebruik van Taltz bij de indicatie van matige tot ernstige plaque psoriasis en juveniele idiopathische artritis, waaronder juveniele artritis psoriatica en aan enthesitis gerelateerde artritis.
Wijze van toediening
Subcutaan gebruik.
Taltz is bedoeld voor subcutane injectie. De injectieplaatsen kunnen worden afgewisseld. Indien mogelijk dienen delen van de huid die psoriasis vertonen, vermeden te worden als injectieplaatsen. De oplossing/de injectiespuit mag niet geschud worden.
Na de juiste training in de subcutane injectietechniek, kunnen patiënten Taltz zelf injecteren als de zorgverlener vaststelt dat dat kan. De arts dient echter een juiste follow-up van patiënten te organiseren. In de patiëntenbijsluiter en de gebruikershandleiding worden begrijpelijke instructies voor de toediening gegeven.
Indien de voorgevulde spuit van 40 mg niet beschikbaar is, mogen doses lager dan 80 mg, die bereid moeten worden, alleen door een zorgverlener worden toegediend.
Voor de bereidingsinstructies van het geneesmiddel voor toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Ernstige overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve infecties van klinische betekenis (bijv. actieve tuberculose, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Behandeling met Taltz wordt in verband gebracht met een verhoogd aantal infecties, zoals bovenste luchtweginfectie, orale candidiasis, conjunctivitis en tinea-infecties (zie rubriek 4.8).
Taltz dient voorzichtig gebruikt te worden bij patiënten met een klinisch belangrijke chronische infectie of een voorgeschiedenis van terugkerende infectie. Patiënten moet worden geadviseerd om medisch advies in te winnen als er tekenen of verschijnselen optreden die een infectie doen vermoeden. Als zich een infectie ontwikkelt, moeten patiënten zorgvuldig worden gevolgd en moet de behandeling met Taltz worden gestopt als de patiënt niet reageert op standaardbehandeling of als de infectie ernstig wordt. Er mag niet opnieuw met de behandeling met Taltz begonnen worden voordat de infectie verdwijnt.
Taltz mag niet gegeven worden aan patiënten met actieve tuberculose (TB). Bij patiënten met latente TB moet een anti-TB-behandeling worden overwogen alvorens behandeling met Taltz te beginnen.
Overgevoeligheid
Er zijn ernstige overgevoeligheidsreacties gemeld, waaronder enkele gevallen van anafylaxie, angio-oedeem, urticaria en zelden late (10-14 dagen na injectie) ernstige overgevoeligheidsreacties, waaronder uitgebreide urticaria, dyspneu en hoge antilichaamtiters. Als zich een ernstige overgevoeligheidsreactie voordoet, dient toediening van Taltz onmiddellijk gestopt te worden en een passende behandeling gestart te worden.
Inflammatoire darmziekte (inclusief de ziekte van Crohn en colitis ulcerosa)
Er zijn nieuwe gevallen of exacerbaties van inflammatoire darmziekte gemeld met ixekizumab (zie rubriek 4.8). Ixekizumab wordt niet aanbevolen bij patiënten met inflammatoire darmziekte. Als een patiënt tekenen en verschijnselen van inflammatoire darmziekte ontwikkelt of een exacerbatie van reeds bestaande inflammatoire darmziekte krijgt, moet gestopt worden met ixekizumab en moet een passende medische behandeling worden gestart.
Vaccinaties
Taltz dient niet gelijktijdig gebruikt te worden met levende vaccins. Er zijn geen data beschikbaar over de respons op levende vaccins; er zijn onvoldoende gegevens over de respons op inactieve vaccins (zie rubriek 5.1).
Hulpstoffen met bekend effect
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis van 40 mg en per dosis van 80 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Polysorbaat
Dit geneesmiddel bevat 0,15 mg polysorbaat 80 in elke voorgevulde injectiespuit van 40 mg, overeenkomend met 0,30 mg/ml. Dit geneesmiddel bevat 0,3 mg polysorbaat 80 in elke voorgevulde injectiespuit van 80 mg, overeenkomend met 0,30 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
De veiligheid van Taltz in combinatie met andere immunomodulatoren of fototherapie is niet beoordeeld in studies bij plaque psoriasis.
Na populatiefarmacokinetische analyses bleek dat de klaring van ixekizumab niet beïnvloed werd bij gelijktijdige toediening van orale corticosteroïden, NSAID’s, sulfasalazine of methotrexaat.
Cytochroom P450 substraten
De resultaten van een interactiestudie bij patiënten met matige tot ernstige psoriasis toonden aan dat toediening van ixekizumab gedurende 12 weken, met stoffen die door het CYP3A4 (bijvoorbeeld midazolam), CYP2C9 (bijvoorbeeld warfarine), CYP2C19 (bijvoorbeeld omeprazol), CYP1A2 (bijvoorbeeld cafeïne) of CYP2D6 (bijvoorbeeld dextromethorfan) worden gemetaboliseerd, geen klinisch significante impact heeft op de farmacokinetiek van deze stoffen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Tijdens de behandeling en gedurende ten minste 10 weken daarna moeten vrouwen die zwanger kunnen worden een effectieve methode van anticonceptie toepassen.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van ixekizumab bij zwangere vrouwen. Dieronderzoek duidt niet op directe of indirecte nadelige effecten met betrekking tot zwangerschap, embryonale/foetale ontwikkeling, partus of postnatale ontwikkeling (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Taltz te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of ixekizumab in de moedermelk wordt uitgescheiden of na inname systemisch wordt geabsorbeerd. Ixekizumab wordt echter in geringe mate uitgescheiden in de melk van cynomolgus-apen. Met inachtneming van het voordeel van borstvoeding voor het kind en het voordeel van behandeling van de vrouw, dient er een beslissing genomen te worden de borstvoeding te stoppen of te stoppen met Taltz.
Vruchtbaarheid
Het effect van ixekizumab op de vruchtbaarheid bij mensen is niet beoordeeld. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Taltz heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren reacties op de injectieplaats (15,5%) en infecties aan de bovenste luchtwegen (16,4%) (meestal nasofaryngitis).
Tabel met bijwerkingen
Bijwerkingen uit klinische studies en postmarketingrapporten (tabel 1) zijn weergegeven naar systeem/orgaanklasse volgens MedDRA. Binnen iedere systeem/orgaanklasse zijn de bijwerkingen gerangschikt op frequentie, met de meest voorkomende bijwerkingen als eerste. Binnen iedere frequentiegroep zijn de bijwerkingen vermeld in volgorde van afnemende ernst. Bovendien is voor elke bijwerking de frequentiecategorie gebaseerd op de volgende conventie: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000).
In totaal zijn in geblindeerde en open-label klinische studies bij plaque psoriasis, artritis psoriatica, axiale spondyloartritis en andere auto-immuunaandoeningen 8.956 patiënten behandeld met Taltz. Hiervan werden 6.385 patiënten ten minste 1 jaar blootgesteld aan Taltz, waarmee een cumulatieve blootstelling bereikt werd van in totaal 19.833 patiëntjaren bij volwassenen en 196 kinderen met een cumulatieve blootstelling van 343 patiëntjaren.
Tabel 1. Lijst met bijwerkingen in klinische studies en postmarketingrapporten
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Zeer vaak | Bovenste luchtweginfectie |
| Vaak | Tinea infectie, herpes simplex (mucocutaan) | |
| Soms | Influenza, rhinitis, orale candidiasis, conjunctivitis, cellulitis | |
| Zelden | Oesofageale candidiasis | |
Bloed- en lymfestelselaandoeningen | Soms | Neutropenie, trombocytopenie |
| Immuunsysteem aandoeningen | Soms | Angio-oedeem |
| Zelden | Anafylaxie | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Vaak | Orofaryngeale pijn |
| Maagdarmstelselaandoeningen | Vaak | Misselijkheid |
| Soms | Inflammatoire darmziekte | |
Huid- en onderhuidaandoeningen | Soms | Urticaria, huiduitslag, eczeem, dyshidrotisch eczeem |
| Zelden | Exfoliatieve dermatitis | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Reacties op de injectieplaatsa |
a zie rubriek ‘Beschrijving van geselecteerde bijwerkingen’.
Beschrijving van geselecteerde bijwerkingen
Reacties op de injectieplaats
De meest waargenomen reacties op de injectieplaats waren erytheem en pijn. Deze reacties waren voor het merendeel licht tot matig van aard en leidden niet tot stoppen met Taltz. In de studies bij plaque psoriasis bij volwassenen kwamen reacties op de injectieplaats vaker voor bij personen met een lichaamsgewicht < 60 kg, vergeleken met de groep met een lichaamsgewicht ≥ 60 kg (25% versus 14% voor de samengevoegde Q2W en Q4W-groepen). In de studies bij artritis psoriatica kwamen reacties op de injectieplaats vaker voor bij personen met een lichaamsgewicht < 100 kg vergeleken met de groep met een lichaamsgewicht ≥ 100 kg (24% vs. 13% voor de samengevoegde Q2W en Q4W-groepen). In de studies bij axiale spondyloartritis waren reacties op de injectieplaats bij personen met een lichaamsgewicht < 100 kg vergelijkbaar met de groep met een lichaamsgewicht ≥ 100 kg (14% versus 9% voor de samengevoegde Q2W en Q4W-groepen). De toegenomen frequentie van reacties op de injectieplaats in de samengevoegde Q2W en Q4W-groepen resulteerde niet in een toename in stopzettingen in de studies naar plaque psoriasis, artritis psoriatica of axiale spondyloartritis.
De hierboven beschreven resultaten zijn verkregen met de oorspronkelijke formulering van Taltz. In een enkelblinde, gerandomiseerde cross-overstudie bij 45 gezonde proefpersonen, waarin de oorspronkelijke formulering werd vergeleken met de gewijzigde, citraatvrije formulering, werden statistisch significant lagere Visual Analogue Scale (VAS)-pijnscores verkregen met de citraatvrije formulering versus de oorspronkelijke formulering tijdens injectie (verschil in LS Mean VAS-score -21,69) en 10 minuten na injectie (verschil in LS Mean VAS-score -4,47).
Infecties
In de placebogecontroleerde periode van de klinische fase III-studies naar plaque psoriasis bij volwassenen werden infecties gerapporteerd bij 27,2% van de patiënten die tot 12 weken werden behandeld met Taltz, vergeleken met 22,9% van de patiënten die werden behandeld met placebo.
De meerderheid van de infecties was niet ernstig en licht tot matig van aard, waarvan de meeste niet noodzaakten tot stoppen met de behandeling. Ernstige infecties kwamen voor bij 13 (0,6%) patiënten behandeld met Taltz en bij 3 (0,4%) patiënten behandeld met placebo (zie rubriek 4.4). Over de hele behandelperiode werden infecties gerapporteerd bij 52,8% van de patiënten behandeld met Taltz (46,9 per 100 patiëntjaren). Ernstige infecties werden gerapporteerd bij 1,6% van de patiënten behandeld met Taltz (1,5 per 100 patiëntjaren).
De waargenomen infectiepercentages in de klinische studies bij artritis psoriatica en axiale spondyloartritis waren gelijk aan de waargenomen percentages in de studies bij plaque psoriasis met uitzondering van de frequenties van de bijwerkingen influenza en conjunctivitis die vaak voorkwamen bij patiënten met artritis psoriatica.
Laboratoriumonderzoek van neutropenie en trombocytopenie
In studies bij plaque psoriasis ontwikkelde 9% van de patiënten die Taltz kregen neutropenie. In de meeste gevallen was het aantal neutrofielen in het bloed ≥ 1.000 cellen/mm3. Een dergelijk niveau van neutropenie kan voortduren, fluctueren of voorbijgaan. 0,1% van de patiënten die Taltz kregen, ontwikkelde een neutrofielenaantal in het bloed < 1.000 cellen/mm3. In het algemeen vereiste neutropenie geen stopzetten van de behandeling met Taltz. 3% van de patiënten blootgesteld aan Taltz kreeg een verandering van een normale baseline trombocytenwaarde naar < 150.000 trombocyten/mm3 tot ≥ 75.000 trombocyten/mm3. Trombocytopenie kan voortduren, fluctueren of voorbijgaan.
De frequentie neutropenie en trombocytopenie in klinische studies bij artritis psoriatica en axiale spondyloartritis is gelijk aan die waargenomen in de studies bij plaque psoriasis.
Immunogeniciteit
Ongeveer 9-17% van de volwassen patiënten met plaque psoriasis die met Taltz in de aanbevolen dosering werden behandeld, ontwikkelde antilichamen tegen het geneesmiddel; de meerderheid hiervan betrof lage titers en werd niet in verband gebracht met afgenomen klinische respons tot 60 weken behandeling. Ongeveer 1% van de patiënten behandeld met Taltz had echter bevestigde neutraliserende antilichamen geassocieerd met lage concentraties geneesmiddel en afgenomen klinische respons.
Bij patiënten met artritis psoriatica die tot 52 weken met de aanbevolen dosering Taltz werden behandeld, ontwikkelde ongeveer 11% antilichamen tegen het geneesmiddel, waarvan de meerderheid een lage titer had en ongeveer 8% hadden bevestigde neutraliserende antilichamen. Er werd geen duidelijk verband waargenomen tussen de aanwezigheid van neutraliserende antilichamen en de uitwerking op de concentratie van het geneesmiddel of de werkzaamheid.
Bij pediatrische psoriasis ontwikkelden 21 patiënten (18%) die tot 12 weken werden behandeld met het aanbevolen doseringsregime Taltz antilichamen tegen het geneesmiddel. Ongeveer de helft had een lage titer en 5 patiënten (4%) hadden neutraliserende antilichamen die in verband werden gebracht met een lage concentratie van het geneesmiddel. Er was geen verband met klinische respons of bijwerkingen.
Bij radiografische axiale spondyloartritis ontwikkelde 5,2% van de patiënten die tot 16 weken werden behandeld met de aanbevolen dosering Taltz, antilichamen tegen het geneesmiddel waarvan de meerderheid een lage titer had en 1,5% (3 patiënten) neutraliserende antilichamen (NAb). De NAb-positieve monsters van deze 3 patiënten bevatten lage concentraties ixekizumab en geen van deze patiënten bereikte een ASAS40-respons. Bij niet-radiografische axiale spondyloartritis ontwikkelde 8,9% van de patiënten die tot 52 weken werden behandeld met de aanbevolen dosering Taltz, antilichamen tegen het geneesmiddel; allen hadden een lage titer, er waren geen patiënten met neutraliserende antilichamen, en er werd geen aanwijsbaar verband waargenomen tussen de aanwezigheid van antilichamen tegen het geneesmiddel en concentratie van het geneesmiddel, werkzaamheid of veiligheid.
Bij patiënten met juveniele idiopathische artritis (juveniele artritis psoriatica of aan enthesitis gerelateerde artritis) die tot 104 weken met ixekizumab werden behandeld in het aanbevolen doseringsschema, ontwikkelden 18 patiënten (22,8%) antilichamen tegen het geneesmiddel met in alle gevallen een lage tot matige titer. Er werd geen duidelijk verband waargenomen tussen de aanwezigheid van neutraliserende antilichamen en de uitwerking op de concentratie van het geneesmiddel, de werkzaamheid of de veiligheid.
Een verband tussen immunogeniciteit en bijwerkingen voortkomend uit de behandeling werd niet duidelijk vastgesteld binnen alle indicaties.
Pediatrische populatie
Het waargenomen veiligheidsprofiel bij kinderen met plaque psoriasis die elke 4 weken met Taltz werden behandeld, is consistent met het veiligheidsprofiel bij volwassen patiënten met plaque psoriasis met uitzondering van de frequenties conjunctivitis, influenza en urticaria, die vaak voorkwamen. Inflammatoire darmziekte kwam ook vaker voor bij pediatrische patiënten alhoewel het nog steeds slechts soms voorkwam. In de pediatrische klinische studie kwam tijdens de placebogecontroleerde periode van 12 weken de ziekte van Crohn in de Taltz-groep voor bij 0,9% van de patiënten en bij 0% van de patiënten in de placebogroep. Tijdens de gecombineerde placebogecontroleerde en onderhoudsperiodes van de pediatrische klinische studie kwam de ziekte van Crohn voor bij in totaal 4 patiënten (2,0%).
In de open-label klinische studie over juveniele idiopathische artritis (juveniele artritis psoriatica of aan enthesitis gerelateerde artritis) kwamen bijwerkingen bij pediatrische patiënten, die met de aanbevolen dosis ixekizumab door middel van subcutane injectie werden behandeld, overeen met het bekende veiligheidsprofiel van ixekizumab in de geïntegreerde veiligheidsdataset voor de indicatie van pediatrische plaque psoriasis, evenals met de indicaties voor volwassenen van matige tot ernstige plaque psoriasis, artritis psoriatica, en axiale spondyloartritis met uitzondering van frequenties voor influenza (vaak), rinitis (vaak) en conjunctivitis (vaak).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Doses tot 180 mg zijn in klinische onderzoeken toegediend zonder dosisbeperkende toxiciteit. Overdoses tot 240 mg, subcutaan, als een enkele toediening in klinische studies, zijn zonder enige ernstige bijwerking gerapporteerd.
In geval van overdosering wordt aanbevolen de patiënt te monitoren op elk teken of symptoom van bijwerkingen en onmiddellijk te beginnen met een geschikte symptomatische behandeling.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, interleukineremmers, ATC-code: LO4AC13.
Werkingsmechanisme
Ixekizumab is een IgG4 monoclonaal antilichaam dat met hoge affiniteit (< 3 pM) en specificiteit bindt aan interleukine 17A (zowel IL-17A als IL-17A/F). Verhoogde concentraties van IL-17A zijn in verband gebracht met zowel de pathogenese van psoriasis door bevordering van keratinocyten-proliferatie en activering, als ook met de pathogenese van artritis psoriatica en axiale spondyloartritis door het aanjagen van ontsteking die leidt tot erosieve botschade en pathologische nieuwvorming van bot. Neutralisatie van IL-17A door ixekizumab remt deze werking. Ixekizumab bindt niet aan liganden IL-17B, IL-17C, IL-17D, IL-17E of IL-17F.
In-vitro-bindingsonderzoeken bevestigden dat ixekizumab niet bindt aan humane Fcγ-receptoren I, IIa, en IIIa of aan complementcomponent C1q.
Farmacodynamische effecten
Ixekizumab moduleert biologische responsen die worden geïnduceerd of gereguleerd door IL-17A. Gebaseerd op psoriatische huidbioptdata van een fase-I studie, was er een dosisgerelateerde trend te zien zowel in de richting van afgenomen epidermale dikte, aantal prolifererende keratinocyten, T-cellen en dendritische cellen, als ook van reducties in lokale ontstekingsmarkers vanaf de baseline tot dag 43. Als directe consequentie verlaagt behandeling met ixekizumab erytheem, verharding en schilfering die in plaque psoriasis laesies aanwezig zijn.
Het is aangetoond dat ixekizumab (binnen 1 week behandeling) de spiegels verlaagt van het C-reactieve proteïne dat een marker van ontsteking is.
Klinische werkzaamheid en veiligheid
Plaque psoriasis bij volwassenen
De werkzaamheid en veiligheid van ixekizumab werden onderzocht in drie gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studies bij volwassen patiënten (N=3.866) met matige tot ernstige plaque psoriasis die in aanmerking kwamen voor fototherapie of systemische therapie (UNCOVER-1, UNCOVER-2, en UNCOVER-3). De werkzaamheid en veiligheid van ixekizumab werden ook geëvalueerd versus etanercept (UNCOVER-2 en UNCOVER-3). Patiënten, gerandomiseerd naar ixekizumab die sPGA-responders (0,1) (static Physician’s Global Assessment) waren in week 12, werden opnieuw gerandomiseerd om placebo of ixekizumab te krijgen voor een aanvullende 48 weken (UNCOVER-1 en UNCOVER-2); patiënten gerandomiseerd naar placebo, etanercept of ixekizumab die geen sPGA-responders (0,1) waren, kregen ixekizumab tot maximaal 48 weken. Tevens zijn in alle drie de studies de langetermijnwerkzaamheid en -veiligheid tot in totaal 5 jaar onderzocht bij patiënten die deelnamen aan de gehele studie.
64% van de patiënten kreeg eerder systemische therapie (biological, conventioneel systemisch of psoraleen en ultraviolet A (PUVA)), 43,5% eerdere fototherapie, 49,3% eerdere conventionele systemische therapie en 26,4% kreeg eerder een biological. 14,9% kreeg eerder ten minste één anti-TNF-alfamiddel en 8,7% een anti-IL-12/IL-23. 23,4% van de patiënten had een voorgeschiedenis van artritis psoriatica bij baseline.
In alle drie de studies, waren de coprimaire eindpunten het aantal patiënten die een PASI 75 (Psoriasis Area and Severity Index)-respons bereikten en een sPGA van “0” (“gaaf”) of “1” (“minimaal”) respons in week 12 versus placebo. De mediane PASI-score bij baseline die varieerde van 17,4 tot 18,3; 48,3% tot 51,2% van de patiënten had een sPGA-score bij baseline van ernstig of zeer ernstig en de gemiddelde numerieke beoordelingsschaal voor jeuk (Numeric Rating Scale, NRS) bij baseline varieerde van 6,3 tot 7,1.
Klinische respons na 12 weken
In UNCOVER-1 waren 1.296 patiënten gerandomiseerd (1:1:1) om gedurende 12 weken ofwel placebo, ofwel ixekizumab te krijgen (80 mg elke twee of vier weken [Q2W of Q4W] na een startdosis van 160 mg).
Tabel 2. Resultaten werkzaamheid na 12 weken in UNCOVER-1
| Eindpunten | Aantal patiënten (%) | Verschil in responsratio t.o.v. placebo (95% BI) | |||
| Placebo (N = 431) | Ixekizumab 80 mg Q4W (N = 432) | Ixekizumab 80 mg Q2W (N = 433) | Ixekizumab 80 mg Q4W | Ixekizumab 80 mg Q2W | |
| sPGA van “0” (gaaf) of “1” (minimaal) | 14 (3,2) | 330 (76,4)a | 354 (81,8)a | 73,1 (68,8; 77,5) | 78,5 (74,5; 82,5) |
| sPGA van “0” (gaaf) | 0 | 149 (34,5)a | 160 (37,0)a | 34,5 (30,0; 39,0) | 37,0 (32,4; 41,5) |
| PASI 75 | 17 (3,9) | 357 (82,6)a | 386 (89,1)a | 78,7 (74,7; 82,7) | 85,2 (81,7; 88,7) |
| PASI 90 | 2 (0,5) | 279 (64,6)a | 307 (70,9)a | 64,1 (59,6; 68,7) | 70,4 (66,1; 74,8) |
| PASI 100 | 0 | 145 (33,6)a | 153 (35,3)a | 33,6 (29,1; 38,0) | 35,3 (30,8; 39,8) |
| Jeuk NRS reductie ≥ 4b | 58 (15,5) | 305 (80,5)a | 336 (85,9)a | 65,0 (59,5; 70,4) | 70,4 (65,4; 75,5) |
Afkortingen: N = aantal patiënten in de intent-to-treatpopulatie
N.B.: patiënten van wie gegevens ontbraken, werden geteld als non-responders a p < 0,001 vergeleken met placebo
b Patiënten met Jeuk NRS ≥ 4 in de uitgangssituatie: placebo N = 374, ixekizumab 80 mg Q4W N = 379, ixekizumab 80 mg Q2W N = 391
In UNCOVER-2 waren 1.224 patiënten gerandomiseerd (1:2:2:2) om gedurende 12 weken ofwel placebo te krijgen, ofwel ixekizumab (80 mg elke 2 of 4 weken [Q2W of Q4W] na een startdosis van 160 mg) ofwel etanercept 50 mg tweemaal per week.
Tabel 3. Resultaten werkzaamheid na 12 weken in UNCOVER-2
| Aantal patiënten (%) | Verschil in responsratio t.o.v. placebo (95% BI) | |||||
| Eindpunten | Placebo (N = 168) | Ixekizumab 80 mg Q4W (N = 347) | Ixekizumab 80 mg Q2W (N = 351) | Etanercept 50 mg tweemaal per week (N = 358) | Ixekizumab 80 mg Q4W | Ixekizumab 80 mg Q2W |
| sPGA van “0” (gaaf) of “1” (minimaal) | 4 (2,4) | 253 (72,9)a,b | 292 (83,2)a,b | 129 (36,0)a | 70,5 (65,3; 75,7) | 80,8 (76,3; 85,4) |
| sPGA van “0” (gaaf) | 1 (0,6) | 112 (32,3)a,b | 147 (41,9)a,b | 21 (5,9)c | 31,7 (26,6; 36,7) | 41,3 (36,0; 46,6) |
| PASI 75 | 4 (2,4) | 269 (77,5)a,b | 315 (89,7)a,b | 149 (41,6)a | 75,1 (70,2; 80,1) | 87,4 (83,4; 91,3) |
| PASI 90 | 1 (0,6) | 207 (59,7)a,b | 248 (70,7)a,b | 67 (18,7)a | 59,1 (53,8; 64,4) | 70,1 (65,2; 75,0) |
| PASI 100 | 1 (0,6) | 107 (30,8)a,b | 142 (40,5)a,b | 19 (5,3)c | 30,2 (25,2; 35,2) | 39,9 (34,6; 45,1) |
| Jeuk NRS reductie ≥ 4d | 19 (14,1) | 225 (76,8)a,b | 258 (85,1)a,b | 177 (57,8)a | 62,7 (55,1; 70,3) | 71,1 (64,0; 78,2) |
Afkortingen: N = aantal patiënten in de intent-to-treatpopulatie
N.B.: patiënten van wie gegevens ontbraken, werden geteld als non-responders a p < 0,001 vergeleken met placebo
b p < 0,001 vergeleken met etanercept
c p < 0,01 vergeleken met placebo
d Patiënten met Jeuk NRS ≥ 4 in de uitgangssituatie: placebo N = 135, ixekizumab 80 mg Q4W N = 293, ixekizumab 80 mg Q2W N = 303, etanercept N = 306
In UNCOVER-3 waren 1.346 patiënten gerandomiseerd (1:2:2:2) om gedurende 12 weken ofwel placebo te krijgen, ofwel ixekizumab (80 mg elke twee of vier weken [Q2W of Q4W] na een startdosis van 160 mg) ofwel etanercept 50 mg tweemaal per week.
Tabel 4. Resultaten werkzaamheid na 12 weken in UNCOVER-3
| Eindpunten | Aantal patiënten (%) | Verschil in responsratio t.o.v. placebo (95% BI) | ||||
| Placebo (N = 193) | Ixekizumab 80 mg Q4W (N = 386) | Ixekizumab 80 mg Q2W (N = 385) | Etanercept 50 mg tweemaal per week (N = 382) | Ixekizumab 80 mg Q4W | Ixekizumab 80 mg Q2W | |
| sPGA van “0” (gaaf) of “1” (minimaal) | 13 (6,7) | 291 (75,4)a,b | 310 (80,5)a,b | 159 (41,6)a | 68,7 (63,1; 74,2) | 73,8 (68,5; 79,1) |
| sPGA van “0” (gaaf) | 0 | 139 (36,0)a,b | 155 (40,3)a,b | 33 (8,6)a | 36,0 (31,2; 40,8) | 40,3 (35,4; 45,2) |
| PASI 75 | 14 (7,3) | 325 (84,2)a,b | 336 (87,3)a,b | 204 (53,4)a | 76,9 (71,8; 82,1) | 80,0 (75,1; 85,0) |
| PASI 90 | 6 (3,1) | 252 (65,3)a,b | 262 (68,1)a,b | 98 (25,7)a | 62,2 (56,8; 67,5) | 64,9 (59,7; 70,2) |
| PASI 100 | 0 | 135 (35,0)a,b | 145 (37,7)a,b | 28 (7,3)a | 35 (30,2; 39,7) | 37,7 (32,8; 42,5) |
| Jeuk NRS reductie ≥ 4c | 33 (20,9) | 250 (79,9)a,b | 264 (82,5)a,b | 200 (64,1)a | 59,0 (51,2; 66,7) | 61,6 (54,0; 69,2) |
Afkortingen: N = aantal patiënten in de intent-to-treatpopulatie
N.B.: patiënten van wie gegevens ontbraken, werden geteld als non-responders a p < 0,001 vergeleken met placebo
b p < 0,001 vergeleken met etanercept
c Patiënten met Jeuk NRS ≥ 4 in de uitgangssituatie: placebo N = 158, ixekizumab 80 mg Q4W N = 313, ixekizumab 80 mg Q2W N = 320, etanercept N = 312
Ixekizumab werd in verband gebracht met een snel intredende werkzaamheid met > 50% reductie in gemiddelde PASI in week 2 (figuur 1). Het percentage patiënten dat PASI 75 bereikte was al in week 1 significant hoger voor ixekizumab vergeleken met placebo en etanercept. Ongeveer 25% van de patiënten behandeld met ixekizumab bereikte een PASI-score < 5 in week 2, meer dan 55% bereikte de PASI-score < 5 in week 4, en dit nam toe tot 85% in week 12 (vergeleken met 3%, 14% en 50% voor etanercept). Bij patiënten behandeld met ixekizumab werden significante verbeteringen in ernst van jeuk gezien in week 1.
Figuur 1. PASI-score, percentuele verbetering bij ieder bezoek na de baseline (mBOCF) in de intent-to-treatpopulatie tijdens periode van inductiedosering – UNCOVER-2 en UNCOVER-3
De werkzaamheid en veiligheid van ixekizumab werden aangetoond onafhankelijk van leeftijd, geslacht, ras, lichaamsgewicht, ernst van PASI bij baseline, locatie van de plaques, gelijktijdig voorkomende artritis psoriatica en voorgaande behandeling met een biological. Ixekizumab was effectief bij patiënten naïef voor systemische therapie, naïef voor biologicals, aan biologicals/anti-TNF blootgestelde patiënten en bij patiënten bij wie sprake was van falen van biologicals/anti-TNF-behandeling.
Voor patiënten geïdentificeerd als een non-responder voor sPGA (0,1) op etanercept in week 12 in UNCOVER-2 (N = 200) en die werden overgezet op ixekizumab 80 mg Q4W na een wash-outperiode van 4 weken, bereikten respectievelijk 73% en 83,5% een sPGA (0,1) en PASI 75 na 12 weken behandeling met ixekizumab.
In de 2 klinische studies die een actieve comparator bevatten (UNCOVER-2 en UNCOVER-3), was het percentage ernstige bijwerkingen 1,9% voor zowel etanercept als voor ixekizumab, en het percentage stoppen vanwege bijwerkingen was 1,2% voor etanercept en 2,0% voor ixekizumab. Het percentage infecties was 21,5% voor etanercept en 26,0% voor ixekizumab. Het percentage ernstige infecties was 0,4% voor etanercept en 0,5% voor ixekizumab.
Behoud van respons in week 60 en tot 5 jaar
Patiënten die in UNCOVER-1 en UNCOVER-2 aanvankelijk gerandomiseerd waren naar ixekizumab en die responders waren in week 12 (d.w.z. sPGA-score van 0,1), werden opnieuw gerandomiseerd naar een additionele 48 weken behandeling met placebo of ixekizumab (80 mg elke 4 of 12 weken [Q4W of Q12W]).
Voor sPGA-responders (0,1) in week 12, opnieuw gerandomiseerd naar stoppen met behandeling (d.w.z. placebo), was de mediane tijd tot terugval (sPGA ≥ 3) 164 dagen in de geïntegreerde UNCOVER-1- en UNCOVER-2-studies. Van deze patiënten bereikte 71,5% opnieuw ten minste een sPGA (0,1)-respons binnen 12 weken na herstarten van de behandeling met ixekizumab 80 mg Q4W. 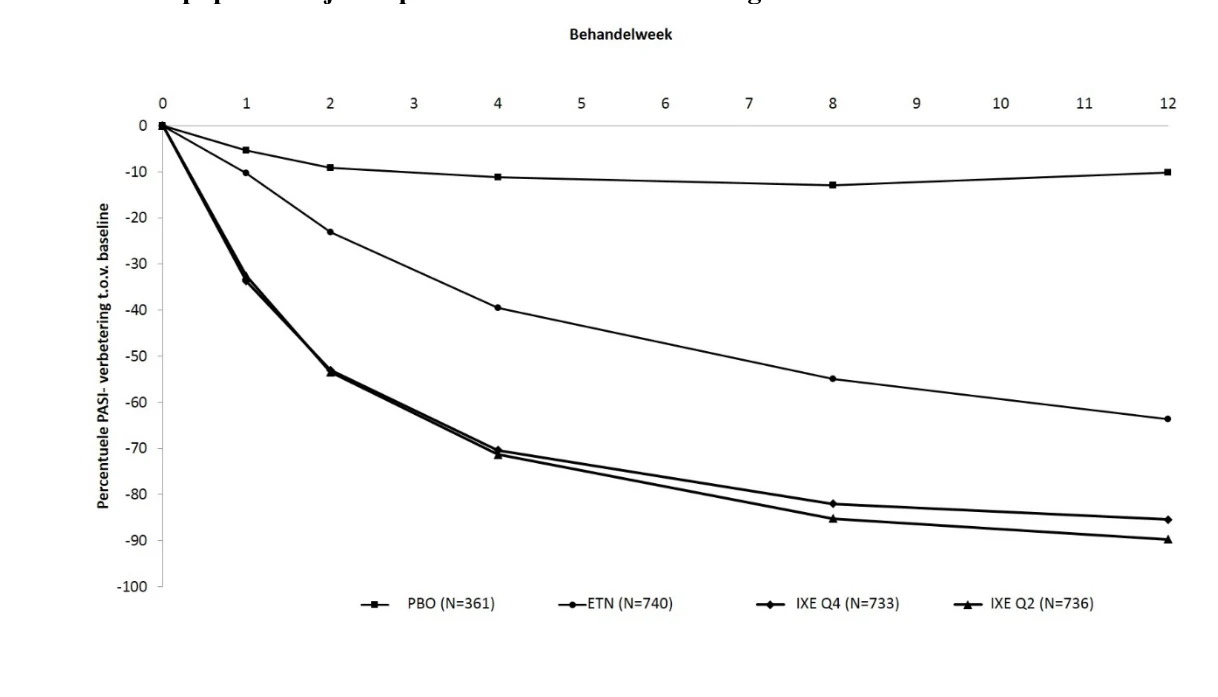
Tabel 5. Behoud van respons en werkzaamheid in week 60 (studies UNCOVER-1 en
UNCOVER-2)
| Eindpunten | Aantal patiënten (%) | Verschil in responsratio t.o.v. placebo (95% BI) | ||||
| 80 mg Q4W (inductie) / placebo (onderhoud) (N=191) | 80 mg Q2W (inductie) / placebo (onderhoud) (N=211) | 80 mg Q4W (inductie) / 80 mg Q4W (onderhoud) (N=195) | 80 mg Q2W (inductie) / 80 mg Q4W (onderhoud) (N=211) | 80 mg Q4W (inductie) / 80 mg Q4W (onderhoud) | 80 mg Q2W (inductie) / 80 mg Q4W (onderhoud) | |
Behielden sPGA van “0” (gaaf) of “1” (minimaal) | 12 (6,3) | 16 (7,6) | 134 (68,7)a | 173 (78,3)a | 62,4 (55,1; 69,8) | 70,7 (64,2; 77,2) |
Behielden of bereikten sPGA 0 (gaaf) | 3 (1,6) | 6 (2,8) | 96 (49,2)a | 130 (58,8)a | 47,7 (40,4; 54,9) | 56,0 (49,1; 62,8) |
| Behielden of bereikten PASI 75 | 15 (7,9) | 19 (9,0) | 145 (74,4)a | 184 (83,3)a | 66,5 (59,3; 73,7) | 74,3 (68,0; 80,5) |
| Behielden of bereikten PASI 90 | 9 (4,7) | 10 (4,7) | 130 (66,7)a | 169 (76,5)a | 62,0 (54,7; 69,2) | 71,7 (65,4; 78,0) |
| Behielden of bereikten PASI 100 | 3 (1,6) | 6 (2,8) | 97 (49,7)a | 127 (57,5)a | 48,2 (40,9; 55,4) | 54,6 (47,7; 61,5) |
Afkortingen: N = aantal patiënten in de analysepopulatie
N.B.: patiënten van wie gegevens ontbraken werden geteld als non-responders a p < 0,001 vergeleken met placebo
Ixekizumab was effectief wat betreft het behoud van respons bij patiënten naïef voor systemische therapie, biological-naïeve patiënten, aan biological/anti-TNF-blootgestelde patiënten en bij patiënten bij wie sprake was van falen van biologicals/anti-TNF.
Significant grotere verbeteringen werden aangetoond in week 12 vanaf baseline vergeleken met placebo en etanercept bij nagelpsoriasis (gemeten met de Nail Psoriasis Severity Index [NAPSI]), bij psoriasis capitis (gemeten met de Psoriasis Scalp Severity Index [PSSI]) en bij palmoplantaire psoriasis (gemeten met de Psoriasis Palmoplantar Severity Index [PPASI]) en deze hielden aan tot week 60 bij patiënten behandeld met ixekizumab die sPGA-responders (0,1) waren in week 12.
Van de 591 proefpersonen die tijdens de inductieperiode ixekizumab Q2W kregen en daarna Q4W in studie UNCOVER-1, UNCOVER-2, en UNCOVER-3, voltooiden 427 personen de behandeling met ixekizumab gedurende 5 jaar, bij 101 patiënten ervan was een dosisescalatie vereist. Van de patiënten die de evaluatie in week 264 voltooiden, (N = 427), werd bij 295 patiënten (69%), 289 patiënten (68%) en 205 patiënten (48%) respectievelijk een sPGA (0,1) PASI 90- en PASI 100-respons waargenomen in week 264. In UNCOVER-1 en UNCOVER-2 werd na de inductieperiode de DLQI bepaald, bij 113 patiënten (66%) werd een DLQI (0,1)-respons waargenomen.
Kwaliteit van leven/patiënt-gerapporteerde uitkomsten
In week 12 en in alle studies ging ixekizumab gepaard met statistisch significante verbetering van gezondheidsgerelateerde kwaliteit van leven zoals vastgesteld door de gemiddelde afname ten opzichte van baseline in de Dermatology Life Quality Index (DLQI) (ixekizumab 80 mg Q2W -10,2 tot -11,1, ixekizumab 80 mg Q4W -9,4 tot -10,7, etanercept -7,7 tot -8,0 en placebo -1,0 tot -2,0). Een significant groter deel van de patiënten behandeld met ixekizumab bereikte een DLQI van 0 of 1. In alle studies bereikte een significant groter deel van de patiënten behandeld met ixekizumab een reductie van de Jeuk NRS ≥ 4 punten in week 12 (84,6% voor ixekizumab Q2W, 79,2% voor ixekizumab Q4W en 16,5% voor placebo) en het profijt bleef aanhouden tot week 60 bij patiënten behandeld met ixekizumab, die sPGA-responders (0 of 1) waren in week 12. Er was geen enkel teken van verslechtering van depressie tot week 60 van de behandeling met ixekizumab zoals vastgesteld door het Quick Inventory of Depressive Symptomatology Self Report.
Postmarketing direct vergelijkende studies
IXORA-S: in een dubbelblinde studie was ixekizumab superieur over ustekinumab met betrekking tot de primaire doelstelling van de studie, PASI 90 respons op week 12 (tabel 6). Intrede van de respons was al vanaf week 2 superieur voor PASI 75 (p < 0,001) en voor PASI 90 en PASI 100 op week 4 (p < 0,001). Superioriteit van ixekizumab versus ustekinumab werd ook aangetoond tussen subgroepen die naar gewicht waren gestratificeerd.
Tabel 6. PASI-responspercentages uit de vergelijkende studie ixekizumab vs. ustekinumab
| Week 12 | Week 24 | Week 52 | ||||
| Ixekizumab * | Ustekinumab** | Ixekizumab * | Ustekinumab** | Ixekizumab * | Ustekinumab** | |
| Patiënten (n) | 136 | 166 | 136 | 166 | 136 | 166 |
| PASI 75, n (%) | 120 (88,2%)§§ | 114 (68,7%) | 124 (91,2%)§ | 136 (81,9%) | 120 (88,2%)§§ | 126 (75,9%) |
| PASI 90, n (%) | 99 (72,8%)§§§ | 70 (42,2%) | 113 (83,1%)§§§ | 98 (59,0%) | 104 (76,5%)§§ | 98 (59,0%) |
| PASI 100, n (%) | 49 (36,0%)§ | 24 (14,5%) | 67 (49,3%)§§ | 39 (23,5%) | 71 (52,2%)§ | 59 (35,5%) |
* Ixekizumab 160 mg gegeven als oplaaddosis gevolgd door 80 mg op week 2, 4, 6, 10 en 12, en 80 mg Q4W hierna
**dosering gebaseerd op gewicht: patiënten behandeld met ustekinumab ontvingen 45 mg of 90 mg op week 0 en 4, daarna elke 12 weken tot week 52 (gedoseerd naar gewicht volgens de geregistreerde wijze van toediening)
§p < 0,001 versus ustekinumab (p-waarde alleen gegeven voor het primaire eindpunt)
| IXORA-R: de werkzaamheid en veiligheid van ixekizumab werden ook onderzocht in een | |||||||||
| gerandomiseerde, dubbelblinde, parallelgroepenstudie van 24 | weken waarin ixekizumab werd | ||||||||
| vergeleken met guselkumab, waarbij ixekizumab al in week 4 | superieur was in het bereiken van een | ||||||||
| volledig schone huid en van de primaire uitkomstmaat (PASI | 100 in week |
| |||||||
| PASI | 100 in week | 24 (tabel | 7). | ||||||
Tabel 7. Werkzaamheidsresponsen uit een vergelijkende studie ixekizumab vs. guselkumab, intent-to-treatpopulatiea
| Eindpunt | Tijdstip | Guselkumab (N=507) respons, n (%) | Ixekizumab (N=520) respons, n (%) | Verschil (IXE - GUS), % (BI) | p-waarde |
| Primaire uitkomstmaat | |||||
| PASI 100 | Week 12 | 126 (24,9) | 215 (41,3) | 16,5 (10,8, 22,2) | <0,001 |
| Belangrijke secundaire uitkomstmaten | |||||
| PASI 75 | Week 2 | 26 (5,1) | 119 (22,9) | 17,8 (13,7, 21,8) | <0,001 |
| PASI 90 | Week 4 | 40 (7,9) | 109 (21,0) | 13,1 (8,9, 17,3) | <0,001 |
| PASI 100 | Week 4 | 7 (1,4) | 35 (6,7) | 5,4 (3,0, 7,7) | <0,001 |
| PASI 90 | Week 8 | 182 (35,9) | 304 (58,5) | 22,6 (16,6, 28,5) | <0,001 |
| sPGA (0) | Week 12 | 128 (25,2) | 218 (41,9) | 16,7 (11,0, 22,4) | <0,001 |
| PASI 50 | Week 1 | 47 (9,3) | 143 (27,5) | 18,2 (13,6, 22,8) | <0,001 |
| PASI 100 | Week 8 | 69 (13,6) | 154 (29,6) | 16,0 (11,1, 20,9) | <0,001 |
| PASI 100 | Week 24 | 265 (52,3) | 260 (50,0) | -2,3 (-8,4, 3,8) | 0,414 |
Afkortingen: BI = betrouwbaarheidsinterval; GUS = guselkumab; IXE = ixekizumab; N = aantal patiënten in de analysepopulatie; n = aantal patiënten in de gespecificeerde categorie; PASI = psoriasis area and severity index; sPGA = static physician’s global assessment. a Eindpunten werden in deze volgorde afgesloten.
Figuur 2: PASI 100 op week 4, 8, 12 en 24, NRI
* p < 0,001 vs. guselkumab in week 4, 8, en 12
NRI = Non-Responder Imputation
Werkzaamheid bij genitale psoriasis
Een gerandomiseerde, dubbelblinde, placebogecontroleerde studie (IXORA-Q) werd uitgevoerd bij 149 volwassen personen (24% vrouwen) met matige tot ernstige genitale psoriasis (sPGA of Genitalia score van ≥ 3), met een aangedaan lichaamsoppervlak (BSA) van minimaal 1% (60,4% had een BSA ≥ 10%) en die eerder niet of ontoereikend reageerden op ten minste één lokale therapie tegen genitale psoriasis. Patiënten hadden ten minste matige plaque psoriasis (gedefinieerd als een sPGA score ≥ 3 en in aanmerking komende voor fototherapie en/of systemische therapie) gedurende ten minste 6 maanden.
Personen die naar ixekizumab werden gerandomiseerd ontvingen een initiële dosis van 160 mg gevolgd door 80 mg elke 2 weken gedurende 12 weken. Het primaire eindpunt was het aantal patiënten dat ten minste een respons van “0” (schoon) of “1” (minimaal) bereikten op de sPGA of Genitalia (sPGA of Genitalia 0/1). Op week 12 bereikten significant meer personen in de ixekizumab-groep dan in de placebogroep een sPGA of Genitalia 0/1 en een sPGA 0/1 onafhankelijk van de baseline BSA (baseline BSA 1% - < 10% resp. ≥ 10%: sPGA of Genitalia “0” of “1”: ixekizumab 71%, resp. 75%; placebo: 0% resp. 13%). Een significant groter aantal patiënten die met ixekizumab werden behandeld bereikten reductie in PRO’s waaronder ernst van genitale pijn, genitale jeuk, invloed van genitale psoriasis op seksuele activiteit en een Dermatology Quality of Life Index (DLQI).
Tabel 8. Resultaten op week 12 bij volwassenen met genitale psoriasis in de IXORA-Q-studie; NRIa
| Eindpunten | Ixekizumab | Placebo | Verschil t.o.v. placebo (95% BI) |
| Aantal gerandomiseerde patiënten (N) | N=75 | N=74 | |
| sPGA of genitalia “0” of “1” | 73% | 8% | 65% (53%, 77%) |
| sPGA “0” of “1” | 73% | 3% | 71% (60%, 81%) |
| DLQI 0,1b | 45% | 3% | 43% (31%, 55%) |
| N met baseline GPSS Itch NRS Score ≥ 3 | N=62 | N=60 | |
| GPSS genital Itch (≥ 3 punten verbetering) | 60% | 8% | 51% (37%, 65%) |
| N met baseline SFQ Item 2 Score ≥ 2 | N=37 | N=42 | |
| SFQ-item 2 score, “0” (nooit gelimiteerd) of “1” (zelden gelimiteerd) | 78% | 21% | 57% (39%, 75%) |
a Afkortingen: NRI = Non-Responder Imputation; sPGA = static Physician’s Global Assessment; GPSS = Genital Psoriasis Symptom Scale; SFQ = Sexual Frequency Questionnaire; DQLI = 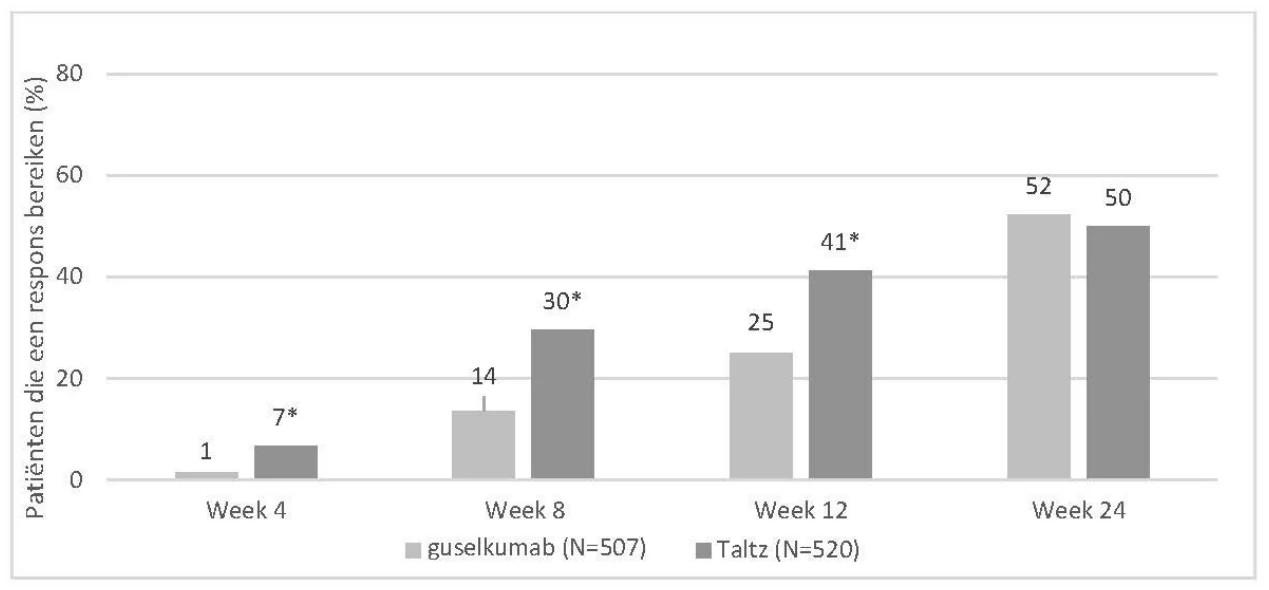 Dermatology Quality of Life Index; b Total DLQI score van 0,1 geeft aan dat de conditie van de huid geen enkel effect heeft op het leven van de patiënt. sPGA van “0” of “1” is equivalent aan “schoon” of “minimaal”; NRS = Numeric Rating Scale
Pediatrische plaque psoriasis
In een gerandomiseerde, dubbelblinde, multicenter, placebogecontroleerde studie (IXORA-Peds) werden 201 kinderen geïncludeerd in de leeftijd van 6 tot 18 jaar, met matige tot ernstige plaque psoriasis (vastgesteld met een sPGA-score ≥ 3, waarbij ≥ 10% van het lichaamsoppervlak aangedaan is en een PASI-score ≥ 12) die kandidaat waren voor fototherapie of systemische therapie of die ontoereikend reageerden op lokale therapie.
Patiënten werden gerandomiseerd naar placebo (n=56), etanercept (n=30) of ixekizumab (n=115) met een dosering gestratificeerd naar gewicht:
< 25 kg: 40 mg op week 0 gevolgd door 20 mg Q4W (n=4)
25 kg tot 50 kg: 80 mg op week 0 gevolgd door 40 mg Q4W (n=50) > 50 kg: 160 mg op week 0 gevolgd door 80 mg Q4W (n=147)
Patiënten die naar etanercept werden gerandomiseerd (patiënten met ernstige psoriasis) kregen 0,8 mg/kg, de dosis overschreed de 50 mg niet, elke week vanaf week 0 tot en met week 11.
Na de initiële dubbelblinde inductieperiode van 12 weken kwamen patiënten in aanmerking voor een open-label onderhoudsperiode van 48 weken (van week 12 tot en met week 60), met de juiste dosis ixekizumab op basis van lichaamsgewicht, gevolgd door een verlengingsperiode van maximaal 108 weken.
Klinische respons op week 12
De respons op de behandeling werd na 12 weken beoordeeld en gedefinieerd als het percentage patiënten die het co-primaire eindpunt bereikten van een sPGA-score van “0” (schoon) of “1” (nagenoeg schoon) met ten minste een verbetering van 2 punten t.o.v. de baseline en het percentage patiënten dat een vermindering bereikte van de PASI-score van ten minste 75% (PASI 75) t.o.v. de baseline.
Andere beoordeelde uitkomsten op week 12 omvatten het percentage patiënten die PASI 90, PASI 100, sPGA van “0” en een verbetering van de ernst van jeuk, gemeten aan de hand van een vermindering van ten minste 4 punten op een 11-punts numerieke beoordelingsschaal voor jeuk.
Patiënten hadden een mediane baseline PASI-score van 17, uiteenlopend van 12 tot 49. De baseline sPGA-score was ernstig of zeer ernstig bij 49%. Van alle patiënten had 22% eerder fototherapie gekregen en 32% eerdere conventionele systemische therapie voor de behandeling van psoriasis. 25% van de patiënten (n=43) was jonger dan 12 jaar (14% van de patiënten [n=24] was 6-9 jaar en 11% van de patiënten [n=19] was 10-11 jaar); 75% (n=128) was 12 jaar of ouder.
De klinische responsen worden getoond in tabel 9.
Tabel 9. Werkzaamheid bij pediatrische patiënten met plaque psoriasis, NRI
| Eindpunten | Ixekizumab a (N=115) n (%) | Placebo (N=56) n (%) | Verschil vs. placebo (95% BI) | Etanerceptb (N=30) n (%) | Verschil vs. etanercept (95% BI)b |
| sPGA “0” (schoon) of “1” (nagenoeg schoon)c | |||||
| week 4 | 55 (48) | 4 (7) | 40,7 (29,3, 52,0)f | 0(0) | 36,8 (21,5, 52,2) |
| week 12c | 93 (81) | 6 (11) | 70,2 (59,3, 81,0)f | 16 (53) | 23,0 (0,6, 45,4) |
| sPGA “0” (schoon)d | 60 (52) | 1 (2) | 50,4 (40,6, 60,2)f | 5 (17) | 46,5 (26,2, 66,8) |
| PASI 75 | |||||
| week 4 | 62 (54) | 5 (9) | 45,0 (33,2, 56,8)f | 3 (10) | 34,7 (15,6, 53,8) |
| week 12 c | 102 (89) | 14 (25) | 63,7 (51,0, 76,4)f | 19 (63) | 20,9 (0,1, 41,7) |
| PASI 90d | 90 (78) | 3 (5) | 72,9 (63,3, 82,5)f | 12 (40) | 36,3 (14,2, 58,5) |
| PASI 100d | 57 (50) | 1 (2) | 47,8 (38,0, 57,6)f | 5 (17) | 43,9 (23,4, 64,3) |
| Jeuk NRS (≥ 4 pun-ten verbetering)d, e | 59 (71) | 8 (20) | 51,1 (35,3, 66,9)f | Niet beoordeeld | --- |
Afkortingen: N = aantal patiënten in de intent-to-treat-populatie; NRI = non-responder imputation. a Op week 0 kregen proefpersonen 160 mg, 80 mg of 40 mg ixekizumab, gevolgd door 80 mg, 40 mg of 20 mg elke 4 weken, afhankelijk van de gewichtsklasse, gedurende 12 weken. b Vergelijkingen met etanercept werden uitgevoerd in de subpopulatie patiënten met ernstige psoriasis (N voor ixekizumab = 38) buiten de VS en Canada.
c Co-primaire eindpunten.
d Resultaten op week 12.
e Jeuk-NRS (verbetering ≥ 4) bij patiënten met een baseline voor jeuk op een NRS ≥ 4. De aantallen ITT-patiënten met een baseline NRS-score ≥ 4 voor jeuk zijn de volgende: ixekizumab, n = 83; PBO, n = 40.
f p < 0.001
Figuur 3. Percentage patiënten in de pediatrische psoriasisstudie tot en met week 12 die PASI 75 bereikten
Patiënten in de behandelgroep met ixekizumab hadden vergeleken met placebo klinisch relevant hogere CDLQI/DLQI (0,1)-responsen op week 12 (NRI). Het verschil tussen de behandelgroepen was zichtbaar vanaf week 4. 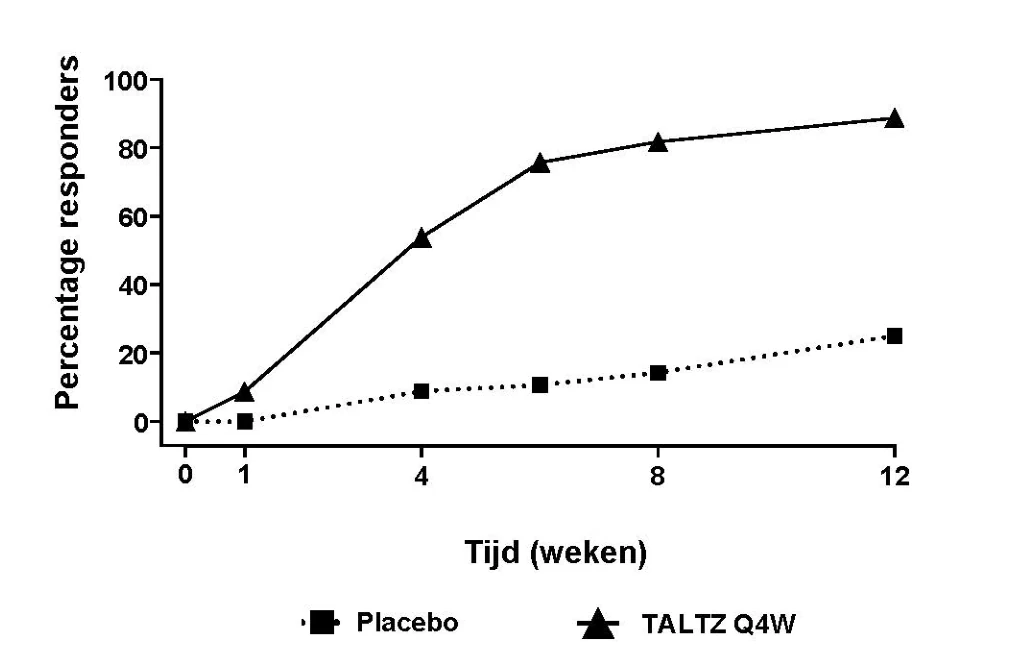
Vergeleken met placebo waren er op week 12 grotere veranderingen vs. baseline bij nagelpsoriasis (vastgesteld met de Nail Psoriasis Severity Index [NAPSI=0: ixekizumab 18% (6/34), placebo 0% (0/12]), bij psoriasis op de hoofdhuid (vastgesteld met de Psoriasis Scalp Severity Index [PSSI=0: ixekizumab 69% (70/102), placebo 16% (8/50)]) en bij psoriasis van de handpalmen en voetzolen (vastgesteld met de Psoriasis Palmoplantar Severity Index [PPASI 75; ixekizumab 53% (9/17), placebo 11% (1/9]).
Behoud van respons in week 60 en gedurende maximaal 108 weken
Bij patiënten die continu met ixekizumab werden behandeld, hielden klinisch relevante verbeteringen in de eindpunten voor werkzaamheid aan tot en met week 108:
- PASI 75: 83,0% in week 60; 76,6% in week 108 (NRI)
- sPGA (0,1): 74,5% in week 60; 68,1% in week 108 (NRI)
Artritis psoriatica
Ixekizumab werd onderzocht in twee gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studies bij 780 patiënten met actieve artritis psoriatica (≥ 3 gezwollen en ≥ 3 pijnlijke gewrichten). Patiënten hadden een diagnose van artritis psoriatica (Classification Criteria for Psoriatic Arthritis [CASPAR] criteria) gedurende een mediaan van 5,33 jaren en hadden bestaande huidlaesies door plaque psoriasis (94,0%) of een gedocumenteerde geschiedenis van plaque psoriasis, met 12,1% van de patiënten met matige tot ernstige plaque psoriasis bij baseline. Meer dan 58, 9% en 22,3% van de patiënten met artritis psoriatica had respectievelijk enthesitis en dactylitis bij baseline. Het primaire eindpunt in beide studies was een American College of Rheumatology (ACR) 20 respons op week 24, gevolgd door een langetermijnverlengingsperiode van week 24 tot week 156 (3 jaar).
In artritis psoriatica studie 1 (SPIRIT-P1) werden patiënten die naïef waren voor behandeling met biologicals en die actieve artritis psoriatica hadden, gerandomiseerd naar placebo, adalimumab 40 mg eenmaal per 2 weken (referentie-arm met actieve controle), ixekizumab 80 mg eenmaal per 2 weken (Q2W) of 80 mg eenmaal per 4 weken (Q4W). Beide ixekizumab doseringregimes hadden een startdosis van 160 mg. 85,3% van de patiënten in deze studie was eerder behandeld met ≥ 1 conventioneel tweedelijns antireumaticum (conventional disease-modifying antirheumatic drug –cDMARD). 53% van de patiënten gebruikte gelijktijdig MTX in een gemiddelde weekdosering van 15,8 mg. 67% van de patiënten die gelijktijdig MTX gebruikten, had een dosering van 15 mg of hoger. Patiënten met een ontoereikende respons op week 16 ontvingen rescuetherapie (aanpassing naar de achtergrondtherapie). Patiënten op ixekizumab Q2W of Q4W bleven op de hen oorspronkelijk toegekende dosering met ixekizumab. Patiënten die adalimumab of placebo ontvingen werden 1:1 opnieuw gerandomiseerd naar ixekizumab Q2W of Q4W op week 16 of 24, gebaseerd op hun responderstatus. 243 patiënten voltooiden de verlengingsperiode van 3 jaar op ixekizumab.
In artritis psoriatica studie 2 (SPIRIT-P2) waren patiënten opgenomen die eerder waren behandeld met een anti-TNF middel en stopten met het anti-TNF middel vanwege óf gebrek aan werkzaamheid óf intolerantie (anti-TNF-IR patiënten). Patiënten werden gerandomiseerd naar placebo, ixekizumab 80 mg eenmaal per 2 weken (Q2W) of 80 mg eenmaal per 4 weken (Q4W). Beide ixekizumab doseringen hadden een startdosis van 160 mg. 56% en 35% van de patiënten hadden een ontoereikende respons met respectievelijk 1 anti-TNF middel of 2 anti-TNF-middelen. In SPIRIT-P2 werden 363 patiënten geëvalueerd van wie 41% gelijktijdig MTX gebruikten in een gemiddelde week- dosering van 16,1 mg. 73,2% van de patiënten die gelijktijdig MTX gebruikten, had een dosering van 15 mg of hoger. Patiënten met een ontoereikende respons op week 16 ontvingen rescuetherapie (aanpassing naar de achtergrondtherapie). Patiënten op ixekizumab Q2W of Q4W bleven op de hen oorspronkelijk toegekende dosering met ixekizumab. Patiënten die placebo ontvingen werden 1:1 opnieuw gerandomiseerd naar ixekizumab Q2W of Q4W op week 16 of 24, gebaseerd op hun responderstatus. 168 patiënten voltooiden de verlengingsperiode van 3 jaar op ixekizumab.
Tekenen en verschijnselen
Behandeling met ixekizumab resulteerde in significante verbetering van de ziekte-activiteit op week 24 vergeleken met placebo (zie tabel 10).
Tabel 10. Resultaten werkzaamheid in SPIRIT-P1 en SPIRIT-P2 op week 24
| SPIRIT-P1 | SPIRIT-P2 | ||||||||||
| Eindpunten | Verschil in responsratio t.o.v. placebo (95% BI) | Verschil in responsratio t.o.v. placebo (95% BI) | |||||||||
| PBO (N = 106) | Ixekizu-mab Q4W (N = 107) | Ixekizu-mab Q2W (N = 103) | ADA (N = 101) | Ixekizu-mab Q4W | Ixekizu-mab Q2W | PBO (N = 118) | Ixekizu-mab Q4W (N = 122) | Ixekizu-mab Q2W (N = 123) | Ixekizu-mab Q4W | Ixekizu-mab Q2W | |
| ACR 20 respons, n (%) | |||||||||||
| Week 24 | 32 (30,2) | 62 (57,9) | 64 (62,1) | 58 (57,4) | 27,8 (15,0; 40,6)c | 31,9 (19,1; 44,8)c | 23 (19,5) | 65 (53,3) | 59 (48,0) | 33,8 (22,4; 45,2)c | 28,5 (17,1; 39,8)c |
| ACR 50 respons, n (%) | |||||||||||
| Week 24 | 16 (15,1) | 43 (40,2) | 48 (46,6) | 39 (38,6) | 25,1 (13,6; 36,6)c | 31,5 (19,7; 43,3)c | 6 (5,1) | 43 (35,2) | 41 (33,3) | 30,2 (20,8; 39,5)c | 28,3 (19,0; 37,5)c |
| ACR 70 respons, n (%) | |||||||||||
| Week 24 | 6 (5,7) | 25 (23,4) | 35 (34,0) | 26 (25,7) | 17,7 (8,6; 26,8)c | 28,3 (18,2; 38,5)c | 0 | 27 (22,1) | 15 (12,2) | 22,1 (14,8; 29,5)c | 12,2 (6,4; 18,0)c |
| Minimale ziekte activiteit (MDA) n (%) | |||||||||||
| Week 24 | 16 (15,1) | 32 (29,9) | 42 (40,8) | 32 (31,7) | 14,8 (3,8; 25,8)a | 25,7 (14,0, 37,4)c | 4 (3,4) | 34 (27,9) | 29 (23,6) | 24,5 (15,9; 33,1)c | 20,2 (12,0; 28;4)c |
| ACR 50 en PASI 100 bij patiënten met ≥ 3% BSA psoriasis aantasting van de huid op baseline, n (%) | |||||||||||
| Week 24 | 1 (1,5) | 21 (28,8) | 19 (32,2) | 9 (13,2) | 27,3 (16,5; 38,1)c | 30,7 (18,4; 43,0)b | 0 (0,0) | 12 (17,6) | 10 (14,7) | 17,6 (8,6; 26,7)c | 14,7 (6,3; 23,1)c |
Afkortingen: ACR20/50/70 = American College of Rheumatology 20%/50%/70% respons percentage; ADA = adalimumab; BSA = body surface area (lichaamsoppervlak); BI = Betrouwbaarheidsinterval; Q4W = ixekizumab 80 mg elke 4 weken; Q2W = ixekizumab 80 mg elke 2 weken; N =aantal patiënten in de analyse populatie; n = aantal patiënten in de gespecificeerde categorie; NRI = non-responder imputation; PASI 100 = psoriasis area and severity index 100% verbetering; PBO = placebo. Opmerking: patiënten die op week 16 rescuemedicatie hebben ontvangen of die gestopt zijn of waarvan data ontbreekt zijn toegerekend als non-responders voor de week 24 analyses. Gelijktijdig gebruikte cDMARD’s zijn methotrexaat, leflunomide en sulfasalazine. a p < 0,05; b p < 0,01; c p < 0,001 vergeleken met placebo.
Bij patiënten met reeds bestaande dactylitis of enthesitis resulteerde behandeling met ixekizumab Q4W in een verbetering van de dactylitis en enthesitis in week 24 in vergelijking met placebo (resolutie 78% vs 24%; p < 0,001, resp. 39% vs. 21%; p < 0,01).
Bij patiënten met ≥ 3% BSA was de verbetering van de huid in week 12 gemeten als 75% verbetering in de Psoriasis Area Severity Index (PASI 75) 67% (91/141) bij patiënten die behandeld werden met het Q4W doseringsregime en 9% (12/134) voor patiënten behandeld met placebo (p< 0,001). Het aandeel patiënten dat een respons van PASI 75, PASI 90 en PASI 100 haalde op week 24 was groter met ixekizumab Q4W in vergelijking met placebo (p < 0,001). Bij patiënten met gelijktijdige matige tot ernstige psoriasis en artritis psoriatica liet het ixekizumab Q2W doseringsregime een significant hoger responspercentage zien voor PASI 75, PASI 90 en PASI 100 in vergelijking met placebo (p < 0,001) en liet een klinisch relevant voordeel zien t.o.v. het Q4W doseringsregime.
De responsen op behandeling met ixekizumab waren significant groter dan met placebo, al vanaf week 1 voor ACR 20, week 4 voor ACR 50 en week 8 voor ACR 70, en hielden aan tot en met week 24; de effecten hielden tot 3 jaar aan bij de patiënten die in de studie bleven.
Figuur 4. ACR 20 respons in SPIRIT-P1 over de tijd gezien tot en met week 24
Voor zowel ixekizumab Q2W als voor Q4W: b p < 0,01 en c p < 0,001 in vergelijking met placebo.
In SPIRIT-P1 en SPIRIT-P2 zijn vergelijkbare responsen gezien voor ACR 20/50/70 bij patiënten met artritis psoriatica ongeacht of zij wel of niet gelijktijdig cDMARD’s kregen, waaronder behandeling met methotrexaat.
In SPIRIT-P1 en SPIRIT-P2 zijn verbeteringen aangetoond in alle onderdelen van de ACR-scores inclusief de patiëntbeoordeling van de pijn. Op week 24 was het deel van de patiënten dat een aangepaste Psoriatic Arthritis Response Criteria (PsARC) respons haalde groter bij patiënten die met ixekizumab werden behandeld dan met placebo.
In SPIRIT-P1 hield de werkzaamheid aan tot aan week 52 zoals beoordeeld volgens ACR 20/50/70, MDA, resolutie van enthesitis, resolutie van dactylitis, en PASI 75/90/100 responspercentages.
De werkzaamheid en veiligheid van ixekizumab werden aangetoond onafhankelijk van leeftijd, geslacht, ras, duur van de ziekte, lichaamsgewicht op baseline, psoriasis bij baseline, baseline CRP, baseline DAS28-CRP, gelijktijdig gebruik van corticosteroïden en eerdere behandeling met een biological. Ixekizumab was effectief bij patiënten die naïef waren voor behandeling met biologicals, patiënten die waren blootgesteld aan biologicals en patiënten bij wie behandeling met biologicals had gefaald.
In SPIRIT-P1 voltooiden 63 patiënten een behandeling van 3 jaar met ixekizumab Q4W. Onder de 107 patiënten die waren gerandomiseerd naar ixekizumab Q4W (NRI-analyse in de ITT-populatie) werd in week 156 bij respectievelijk 54 patiënten (50%), 41 patiënten (38%), 29 patiënten (27%) en 36 patiënten (34%) een ACR20-, ACR50-, ACR70- en MDA-respons waargenomen.
In SPIRIT-P2 voltooiden 70 patiënten een behandeling van 3 jaar met ixekizumab Q4W. Onder de 122 patiënten die waren gerandomiseerd naar ixekizumab Q4W (NRI-analyse in de ITT-populatie) werd in week 156 bij respectievelijk 56 patiënten (46%), 39 patiënten (32%), 24 patiënten (20%) en 33 patiënten (27%) een ACR20-, ACR50-, ACR70- en MDA-respons waargenomen. 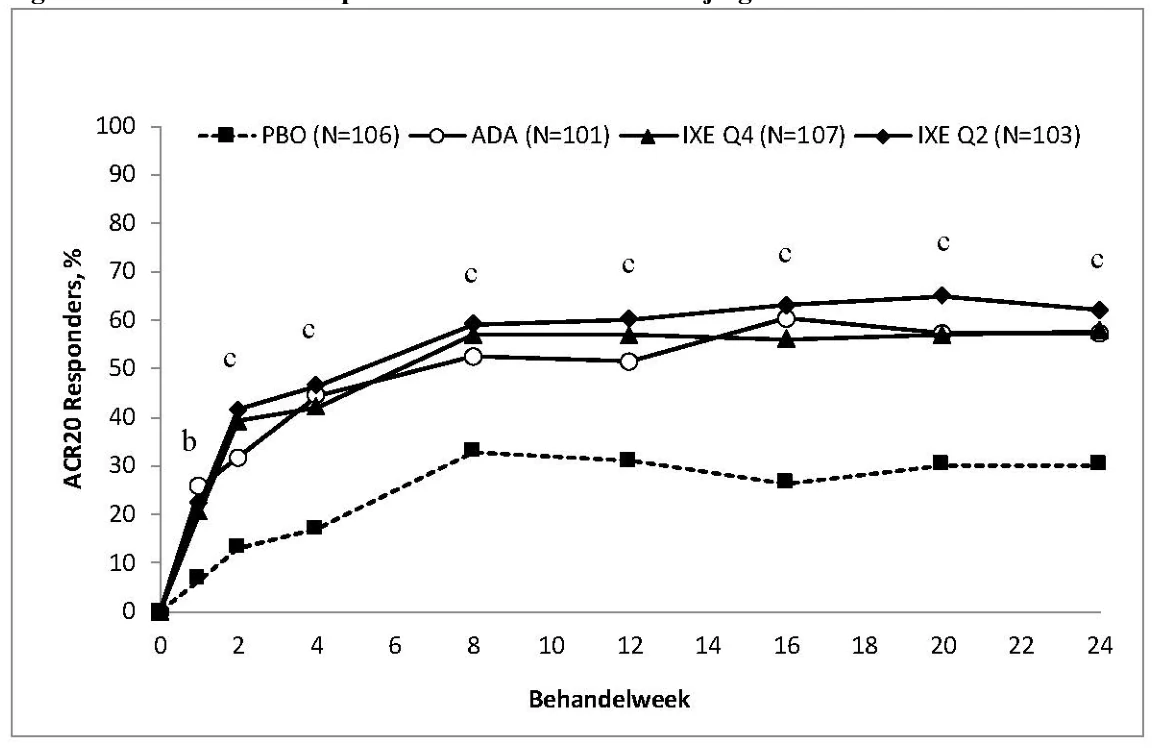
Radiografische respons
In SPIRIT-P1 is de remming van progressie van structurele schade radiografisch beoordeeld en uitgedrukt in de verandering in aangepaste Total Sharp Score (mTSS) en zijn componenten, de Erosion Score (ES) en de Joint Space Narrowing score (JSN) op weken 24 en 52 ten opzichte van de uitgangswaarde. De gegevens uit week 24 zijn weergegeven in tabel 11.
Tabel 11. Verandering in aangepaste Total Sharp Score in SPIRIT-P1
Verschil met placebo (95% BI) | ||||||
| PBO (N = 106) | Ixekizumab Q4W (N = 107) | Ixekizumab Q2W (N = 103) | ADA (N = 101) | Ixekizumab Q4W | Ixekizumab Q2W | |
| Baseline score, gemiddelde (SD) | 17,6 (28,62) | 19,2 (32,68) | 15,2 (28,86) | 15,9 (27,37) | nvt | nvt |
| Verandering t.o.v. baseline op week 24, LSM (SF) | 0,51 (0,092) | 0,18 (0,090) | 0,09 (0,091) | 0,13 (0,093) | -0,33 (-0,57; -0,09)b | -0,42 (-0,66; -0,19)c |
Afkortingen: ADA = adalimumab; BI = betrouwbaarheidsinterval; Q4W = ixekizumab 80 mg elke 4 weken; Q2W = ixekizumab 80 mg elke 2 weken; LSM = least squares mean; N = aantal patiënten in de analyse populatie; PBO = placebo; SF = standaardfout; SD = standaarddeviatie. b p < 0,01; c p < 0,001 in vergelijking met placebo.
Radiografisch vastgestelde progressie van gewrichtsschade werd geremd door ixekizumab (tabel 11) op week 24 en het percentage patiënten zonder radiografisch vastgestelde progressie van gewrichtsschade (gedefinieerd als een verandering t.o.v. baseline in mTSS van ≤ 0,5) vanaf randomisatie tot week 24 was 94,8% voor ixekizumab Q2W (p < 0,001), 89,0% voor ixekizumab Q4W (p=0,026), en 95,8% voor adalimumab (p < 0,001), allen in vergelijking met 77,4% voor placebo. Op week 52 was de gemiddelde verandering t.o.v. de uitgangswaarde in mTSS 0,27 voor placebo/ixekizumab Q4W; 0,54 voor ixekizumab Q4W/ixekizumab Q4W en 0,32 voor adalimumab/ixekizumab Q4W. Het percentage patiënten zonder radiografisch vastgestelde progressie van gewrichtsschade vanaf randomisatie tot week 52 was 90,9% voor placebo/ixekizumab Q4W; 85,6% voor ixekizumab Q4W/ixekizumab Q4W en 89,4% voor adalimumab/ixekizumab Q4W. Ten opzichte van baseline hadden patiënten geen structurele progressie (gedefinieerd als mTSS ≤ 0,5) in de behandelarmen als volgt: placebo/ixekizumab Q4W 81,5% (N=22/27), ixekizumab Q4W/ixekizumab Q4W 73,6% (N=53/72) en adalimumab/ixekizumab Q4W 88,2% (N=30/34).
Fysiek functioneren en gezondheidsgerelateerde kwaliteit van leven
In zowel SPIRIT-P1 als SPIRIT-P2 lieten patiënten die behandeld zijn met ixekizumab Q2W (p < 0,001) en Q4W (p < 0,001) een significante verbetering in fysiek functioneren zien in vergelijking met placebo-behandelde patiënten zoals beoordeeld met de Health Assessment Questionnaire-Disability Index (HAQ-DI) op week 24. Deze verbetering hield aan tot en met week 52 in SPIRIT-P1.
Patiënten die met ixekizumab werden behandeld meldden verbeteringen in gezondheidsgerelateerde kwaliteit van leven zoals gemeten met de Physical Component Summary of the Short Form-36 Health Survey (SF-36 PCS) score (p < 0,001). Er werden ook verbeteringen gezien in moeheid zoals beoordeeld met de Fatigue severity NRS scores (p < 0,001).
Postmarketing fase 4, direct vergelijkende studie
De werkzaamheid en veiligheid van ixekizumab zijn onderzocht in een multicenter, gerandomiseerde, open-label, geblindeerde beoordelaar, parallelgroepen studie (SPIRIT-H2H) vergeleken met adalimumab (ADA) bij 566 patiënten met PsA die naïef waren voor behandeling met biologische disease-modifying anti-rheumatic drugs (bDMARD). Patiënten werden gestratificeerd naar baseline gebaseerd op gelijktijdig gebruik van cDMARD en aanwezigheid van matige tot ernstige psoriasis (PASI ≥ 12, BSA ≥ 10 en sPGA ≥ 3).
Ixekizumab was superieur t.o.v. ADA op het primaire eindpunt: het gelijktijdig bereiken van een ACR 50 en PASI 100 respons op week 24 (ixekizumab 36,0 % vs ADA 27,9%; p=0,036; 95% betrouwbaarheids-interval [0,5%, 15,8%]. Ixekizumab liet ook non-inferioriteit zien (pre-gespecificeerde marge van -12%) t.o.v. ADA op ACR 50 (ITT analyse: ixekizumab 50,5% vs ADA 46.6%; 3,9% verschil vs. ADA; 95% betrouwbaarheidsinterval [-4,3%; 12,1%]; PPS analyse ixekizumab: 52,3%, ADA: 53,1%, verschil: -0,8% [BI: -10,3%; 8,7%]) en superioriteit op PASI 100 op week 24 (60,1% met ixekizumab vs 46,6% met ADA, p=0,001), welke de belangrijkste secundaire eindpunten waren van de studie. In week 52 bereikte een groter aantal met ixekizumab behandelde patiënten tegelijkertijd ACR50 en PASI 100 [39% (111/283) vs. 26% (74/283)] en PASI 100 [64% (182/283) vs. 41% (117/283)] versus ADA. De behandeling met ixekizumab en ADA resulteerde in vergelijkbare ACR50-responsen [49,8% (141/283) vs. 49,8% (141/283)]. Responsen op ixekizumab waren consistent wanneer toegepast als monotherapie of met gelijktijdig gebruik van methotrexaat.
Figuur 5. Primair eindpunt (gelijktijdige ACR 50 & PASI 100) en belangrijkste secundaire eindpunten (ACR 50; PASI 100) responspercentages week 0 – 24 [ITT populatie, NRI]**
** Ixekizumab 160 mg op week 0, vervolgens 80 mg elke 2 weken tot week 12 en elke 4 weken hierna, voor patiënten met matige tot ernstige plaque psoriasis of 160 mg op week 0, vervolgens 80 mg elke 4 weken voor andere patiënten, ADA 80 mg op week 0, vervolgens 40 mg elke 2 weken vanaf week 1 voor patiënten met matige tot ernstige plaque psoriasis of 40 mg op week 0, vervolgens 40 mg elke 2 weken voor andere patiënten.
Significantie alleen gegeven voor pre-gedefinieerd, op multipliciteit getest eindpunt.
Axiale spondyloartritis
Ixekizumab werd in 3 gerandomiseerde, placebo-gecontroleerde studies (twee bij radiografische en één bij niet-radiografische axiale spondyloartritis) onderzocht bij in totaal 960 volwassen patiënten met axiale spondyloartritis.
Radiografische axiale spondyloartritis
Ixekizumab werd bij in totaal 657 patiënten onderzocht in 2 gerandomiseerde, placebo-gecontroleerde, dubbelblinde studies (COAST-V en COAST-W) bij volwassen patiënten met actieve ziekte zoals 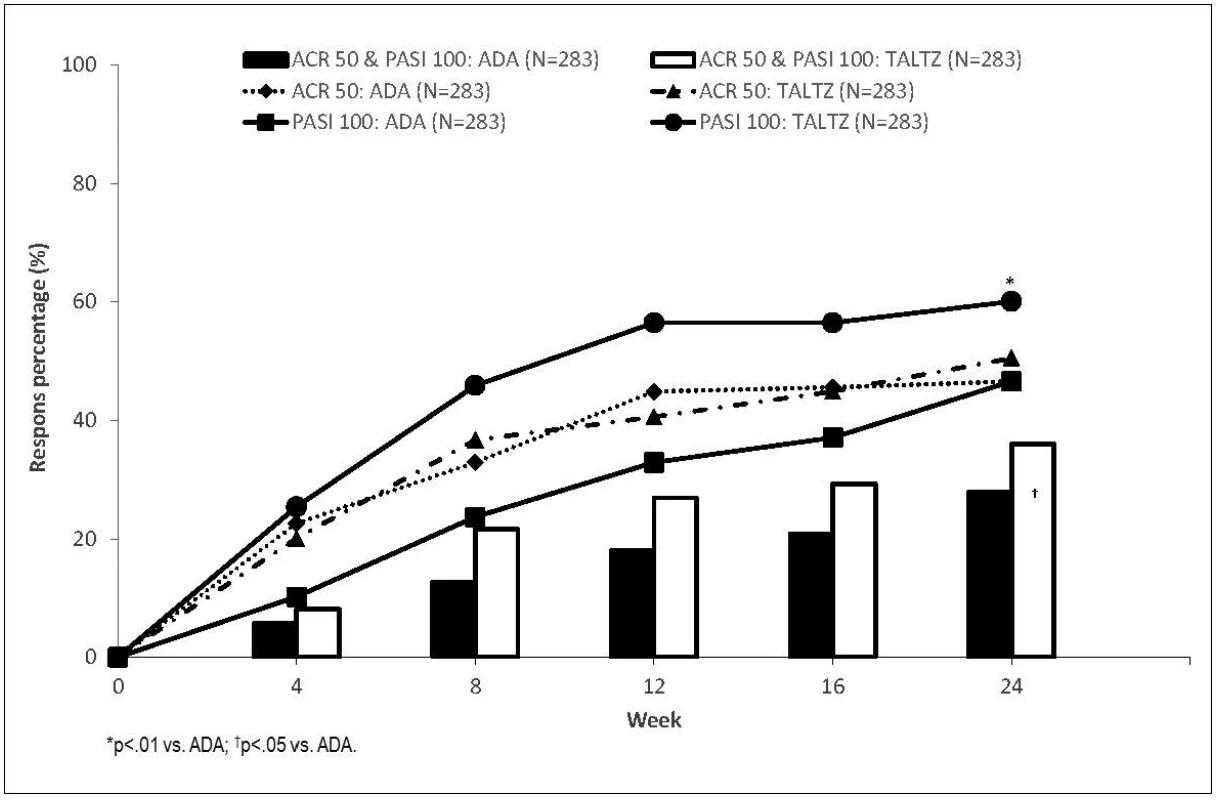 gedefinieerd volgens de Bath Ankylosing Spondylitis Disease Activity Index (BASDAI) van ≥ 4 en op een numerieke waarderingsschaal een totale rugpijn van ≥ 4 ondanks therapie met niet-steroïdale ontstekingsremmers (NSAID’s). Binnen beide studies hadden patiënten bij baseline gemiddeld 17 jaar (mediaan van 16 jaar) verschijnselen. Ongeveer 32% van de patiënten gebruikte gelijktijdig een cDMARD bij baseline.
COAST-V evalueerde 341 biological-naïeve patiënten behandeld met ofwel ixekizumab 80 mg of 160 mg op week 0 gevolgd door 80 mg elke 2 weken (Q2W) of 4 weken (Q4W), adalimumab 40 mg elke 2 weken, of met placebo. Patiënten die placebo ontvingen werden op week 16 opnieuw gerandomiseerd naar ixekizumab (startdosis van 160 mg gevolgd door 80 mg of Q2W of Q4W). Op week 16 werden patiënten die adalimumab ontvingen opnieuw gerandomiseerd naar ixekizumab (80 mg Q2W of Q4W).
COAST-W evalueerde 316 patiënten die eerdere ervaring hadden met 1 of 2 TNF-remmers (90% reageerde ontoereikend en 10% verdroeg geen TNF-remmers). Alle patiënten werden behandeld met ixekizumab 80 mg of 160 mg op week 0 gevolgd door 80 mg Q2W of Q4W, of met placebo. Op week 16 werden patiënten die placebo ontvingen opnieuw gerandomiseerd naar ixekizumab (startdosis van 160 mg gevolgd door 80 mg of Q2W of Q4W).
Het primaire eindpunt in beide studies was het percentage patiënten dat een Assessment of Spondyloarthritis International Society 40 (ASAS40) respons bereikte op week 16.
Klinische respons
In beide studies lieten de patiënten die met ixekizumab 80 mg Q2W of 80 mg Q4W werden behandeld op week 16 grotere verbeteringen zien in de ASAS40 en ASAS20 responsen vergeleken met placebo (tabel 12). De responsen waren vergelijkbaar tussen patiënten en niet afhankelijk van de gebruikte comedicatie. In COAST-W werden responsen gezien ongeacht het aantal eerder gebruikte TNF-remmers.
Tabel 12 Werkzaamheidsresultaten in COAST-V en COAST-W op week 16
| COAST-V, biological-naïef | COAST-W, ervaring met TNF-remmer | ||||||
| Ixekizu-mab 80 mg Q4Wa (N=81) | Placebo (N=87) | Verschil t.o.v. placebo g | Adalimumab 40 mg Q2W (N=90) | Ixekizu-mab 80 mg Q4Wc (N=114) | Placebo (N=104) | Verschil t.o.v. placebo | |
| ASAS20 responsb, n (%), NRI | 52 (64,2%) | 35 (40,2%) | 24,0 (9,3, 38,6) ** | 53 (58,9%) | 55 (48,2%) | 31 (29,8%) | 18,4 (5,7, 31,1) ** |
| ASAS40 responsb,c, n (%), NRI | 39 (48,1%) | 16 (18,4%) | 29,8 (16,2, 43,3) *** | 32 (35,6%) | 29 (25,4%) | 13 (12,5%) | 12,9 (2,7, 23,2) * |
| ASDAS | |||||||
| Verandering t.o.v. baseline Baseline | -1,4 3,7 | -0,5 3,9 | -1,0 (-1,3, -0,7) *** | -1,3*** 3,7 | -1,2 4,2 | -0,1 4,1 | -1,1 (-1,3, -0,8) *** |
| BASDAI score | |||||||
| Verandering t.o.v. baseline Baseline | -2,9 6,8 i | -1,4 6,8 i | -1,5 (-2,1, -0,9) *** | -2,5*** 6,7 i | -2,2 7,5 | -0,9 7,3 | -1,2 (-1,8, -0,7) *** |
| MRI van de wervelkolom SPARCCd | |||||||
| Verandering t.o.v. baseline Baseline | -11,0 14,5 | -1,5 15,8 | -9,5 (-12,6, -6,4) *** | -11,6*** 20,0 | -3,0 8,3 | 3,3 6,4 | -6,3 (-10,0, -2,5) ** |
| BASDAI50e n (%), NRI | 34 (42,0%) | 15 (17,2%) | 24,7 (11,4, 38,1) *** | 29 (32,2%)* | 25 (21,9%)i | 10 (9,6%)i | 12,3 (2,8, 21,8)* |
| ASDAS < 2.1, n (%) (lage ziekte-activiteit), NRI | 35 (43,2%)h | 11 (12,6%)h | 30,6 (17,7, 43,4) *** | 34 (37,8%)*** h | 20 (17,5%) | 5 (4,8%) | 12,7 (4,6, 20,8) ** |
| ASDAS < 1.3, n (%) (inactieve ziekte), NRI | 13 (16,0%) | 2 (2,3%) | 13,8 (5,2, 22,3) ** | 14 (15,6%)** | 4 (3,5%)i | 1 (1,0%)i | 2,5 (-1,3, 6,4) |
ASAS HIf Verandering t.o.v. baseline Baseline | -2,4 7,5 | -1,3 8,1 | -1,1 (-2,0, -0,3) * | -2,3* 8,2 | -1,9 10,0 | -0,9 9,0 | -1,0 (-1,9, -0,1) * |
SF-36 PCS Verandering t.o.v. baseline Baseline | 7,7 34,0 | 3,6 32,0 | 4,1 (1,9, 6,2) *** | 6,9** 33,5 | 6,6 27,5 | 1,4 30,6 | 5,2 (3,0, 7,4) *** |
Afkortingen: N = aantal patiënten in de intent-to-treat-populatie; NRI = non-responder imputation; patiënten waarvan de gegevens ontbraken werden aangeduid als non-responders. ASAS HI = Assessment of SpondyloArthritis International Society Health Index; ASDAS = Ankylosing Spondylitis Disease Activity Score; BASDAI = Bath Ankylosing Spondylitis Disease Activity Index; CFB = gemiddelde verandering van de kleinste kwadraten t.o.v. baseline op week 16; MRI van de wervelkolom SPARCC = Spondyloarthritis Research Consortium of Canada Magnetic Resonance Imaging Scoring of the Spine (23 discovertebrale eenhedenschaal)
a Op week 0 ontvingen patiënten 80 mg of 160 mg ixekizumab.
b Een ASAS20-respons wordt gedefinieerd als ≥ 20% verbetering en een absolute verbetering t.o.v. baseline van ≥ 1 eenheid (spreiding van 0 tot 10) in ≥ 3 van 4 domeinen (Patient Global, rugpijn, functie en ontsteking) en geen verslechtering van ≥ 20% en ≥ 1 eenheid (spreiding 0 tot 10) in het resterende domein. Een ASAS40-respons wordt gedefinieerd als een verbetering van ≥ 40% en een absolute verbetering t.o.v. baseline van ≥ 2 eenheden in ≥ 3 van 4 domeinen zonder enige verslechtering in het resterende domein.
c Primair eindpunt
d De aantallen ITT-patiënten met magnetische kernspingegevens (MRI) bij baseline zijn als volgt: COAST-V: ixekizumab, n = 81; placebo, n = 82; ADA, n = 85. COAST-W: ixekizumab, n = 58; placebo, n = 51.
e BASDAI50-respons wordt gedefinieerd als een verbetering van ≥ 50% van de BASDAI-score bij baseline.
f ASAS HI: beoordeling van de SpondyloArthritis International Society Health Index (ASAS HI) binnen alle domeinen.
g De gerapporteerde waardes zijn verschil in % (95%-BI) voor categorie-variabelen en verschil in LSM (95%-BI) voor continue variabelen.
h Post hoc-analyse, niet gecorrigeerd voor multipliciteit.
i Vooraf gespecificeerd, maar niet binnen het multipliciteitgecontroleerde schema * p < 0,05; * p < 0,01; * p < 0,001 vergeleken met placebo.
Er waren verbeteringen in de belangrijke componenten van de ASAS40-responscriteria (rugpijn, BASFI, globale beoordeling van de patiënt, stijfheid) en andere maten voor ziekte-activiteit waaronder CRP op week 16.
Figuur 6. Percentage patiënten dat ASAS40-responsen bereikte tot en met week 16 in COAST-V en COAST-W, NRIa
a Patiënten met ontbrekende gegevens werden aangeduid als non-respondenten. * p < 0,05; ** p < 0,01; *** p < 0,001 vergeleken met placebo.
Een vergelijkbare respons in ASAS40 werd gezien bij patiënten ongeacht baseline-CRP-spiegels, baseline-ASDAS-scores en SPARCC-scores van MRI’s van de wervelkolom. De ASAS40-respons werd aangetoond ongeacht leeftijd, geslacht, ras, ziekteduur, baseline-lichaamsgewicht, baseline-BASDAI-score en eerdere behandeling met biologicals.
In COAST-V en COAST-W hield de werkzaamheid aan tot week 52, beoordeeld volgens de eindpunten gepresenteerd in tabel 12 met inbegrip van ASAS20, ASAS40, ASDAS, BASDAI en ASAS HI responspercentages.
Gezondheidsgerelateerde uitkomsten
Versus placebo werden er al vanaf week 1 verbeteringen gezien van rugpijn, deze hielden aan tot en met week 16 [ixekizumab versus placebo: COAST-V -3,2 versus -1,7; COAST-W -2,4 versus -1,0]; verbetering in vermoeidheid en spinale mobiliteit werd aangetoond na 16 weken versus placebo. Verbeteringen in rugpijn, vermoeidheid en spinale mobiliteit hielden aan tot en met week 52.
Niet-radiografische axiale spondyloartritis
Ixekizumab werd in een gerandomiseerde, dubbelblinde, placebo-gecontroleerde studie van 52 weken (COAST-X) onderzocht bij 303 volwassen patiënten met actieve axiale spondyloartritis met een duur van ten minste 3 maanden. Patiënten moesten objectieve ontstekingsverschijnselen hebben gehad zoals aangetoond door een verhoogd C-reactief proteïne (CRP) en/of sacroiliitis aangetoond via magnetische kernspinresonantie (MRI) en geen definitief radiografisch bewijs van structurele schade aan de sacro-iliacale gewrichten. Patiënten hadden actieve ziekte zoals gedefinieerd met een Bath Ankylosing Spondylitis Disease Activity Index (BASDAI) van ≥ 4, en rugpijn ≥ 4 op een numerieke waarderingsschaal (NRS) van 0 tot 10, ondanks therapie met niet-steroïdale ontstekingsremmers (NSAID’s). Patiënten werden behandeld met ixekizumab 80 mg of 160 mg op week 0 gevolgd door 80 mg Q2W of 80 mg Q4W, of met placebo. Doseringsaanpassingen en/of starten met gelijktijdig gebruikte medicijnen (NSAID’s, cDMARD’s, corticosteroïden, analgetica) waren toegestaan vanaf week 16.
Bij baseline hadden patiënten verschijnselen van niet-radiografische axSpA gedurende gemiddeld 11 jaar. Ongeveer 39% van de patiënten gebruikte gelijktijdig een cDMARD. 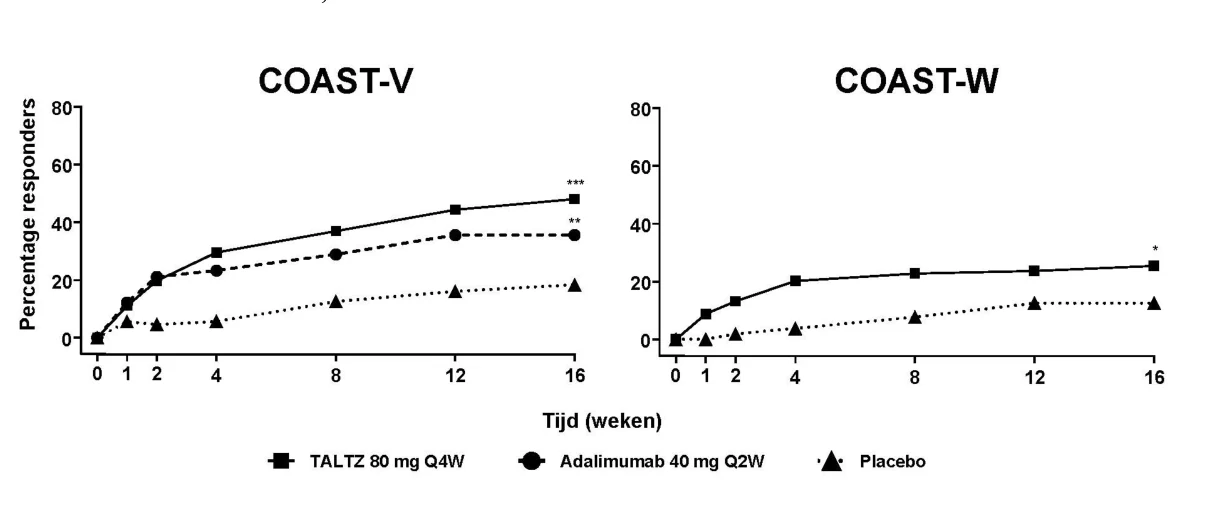
Het primaire eindpunt was het percentage patiënten dat een Assessment of Spondyloarthritis International Society 40 (ASAS40)-respons op week 16 bereikte.
Klinische respons
In vergelijking met placebo bereikten grotere percentages patiënten die met ixekizumab 80 mg Q4W werden behandeld een ASAS40-respons op week 16 (tabel 13). De responsen waren vergelijkbaar ongeacht gelijktijdig gebruikte therapieën.
Tabel 13. Werkzaamheidsresultaten op week 16 in COAST-X, NRIa,b
Ixekizumab 80 mg Q4Wc (N=96) | Placebo (N=105) | Verschil t.o.v. placebo h | |
| ASAS20 responsd, n (%), NRI | 52 (54,2%) | 41 (39,0%) | 15,1 (1,5, 28,8)* |
| ASAS40 responsd,e, n (%), NRI | 34 (35,4%) | 20 (19,0%) | 16,4 (4,2, 28,5)** |
| ASDAS | |||
| Verandering t.o.v. baseline Baseline | -1,1 3,8 | -0,6 3,8 | -0,5 (-0,8, -0,3) *** |
| BASDAI-score | |||
| Verandering t.o.v. baseline Baseline | -2,2 7,0 | -1,5 7,2 | -0,7 (-1,3, -0,1) * |
| MRI SIJ SPARCCf | |||
| Verandering t.o.v. baseline Baseline | -3,4 5,1 | -0,3 6,3 | -3,1 (-4,6, -1,6) *** |
ASDAS < 2.1, n (%) (Lage ziekte-activiteit), NRIg | 26 (27,7%) | 13 (12,4%) | 15,3 (4,3, 26,3) ** |
| SF-36 PCS | |||
| Verandering t.o.v. baseline Baseline | 8,1 33,5 | 5,2 32,6 | 2,9 (0,6, 5,1) * |
a Afkortingen: N = aantal patiënten in de intent-to-treat-populatie; NRI = non-responder imputation; ASDAS = Ankylosing Spondylitis Disease Activity Score; BASDAI = Bath Ankylosing Spondylitis Disease Activity Index; Verandering t.o.v. baseline = verandering van de kleinste kwadraten t.o.v. baseline op week 16; MRI SIJ SPARCC = Spondyloarthritis Research Consortium of Canada magnetische kernspinuitslag van het sacro-iliacale gewricht.
b Patiënten waarvan de gegevens ontbraken werden aangeduid als non-responders. c Op week 0 kregen patiënten 80 mg of 160 mg ixekizumab.
d Een ASAS20-respons wordt gedefinieerd als ≥ 20% verbetering en een absolute verbetering t.o.v. baseline van ≥ 1 eenheid (spreiding van 0 tot 10) in ≥ 3 van 4 domeinen (Patient Global, rugpijn, functie en ontsteking) en geen verslechtering van ≥ 20% en ≥ 1 eenheid (spreiding 0 tot 10) in het resterende domein. Een ASAS40-respons wordt gedefinieerd als ≥ 40% verbetering en een absolute verbetering t.o.v. baseline van ≥ 2 eenheden in ≥ 3 van 4 domeinen zonder enige verslechtering in het resterende domein
e Primair eindpunt op week 16.
f De aantallen ITT-patiënten met MRI-gegevens bij baseline zijn als volgt: ixekizumab, n = 85; placebo, n = 90.
g Patiënten waarvan de gegevens ontbraken werden aangeduid als non-responders. Percentages zijn gebaseerd op het aantal patiënten in de ITT-populatie met een baseline ASDAS ≥ 2,1. h De gerapporteerde waardes zijn verschil in % (95%-BI) voor categorie-variabelen en verschil in LSM (95%-BI) voor continue variabelen.
* p < 0,05; * p < 0,01; * p < 0,001 vergeleken met placebo.
Op week 16 werd een verbetering gezien van de belangrijke componenten van de ASAS40-responscriteria (rugpijn, BASFI, globale beoordeling van de patiënt, stijfheid) en andere maten voor ziekte-activiteit lieten significante klinische verbetering.
Figuur 7. Percentage patiënten dat een ASAS40-respons bereikte tot en met week 16 in COAST-X, NRIa
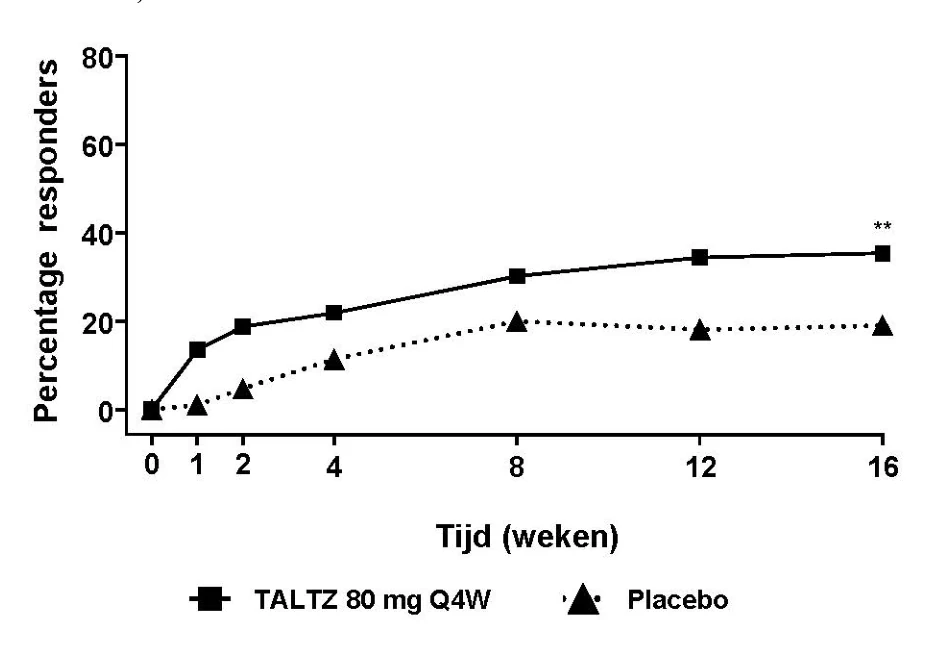
a Patiënten met ontbrekende gegevens werden geteld als non-respondenten. ** p < 0,01 vergeleken met placebo.
De werkzaamheid hield aan tot aan week 52 zoals vastgesteld met behulp van de eindpunten die in tabel 13 worden getoond.
Gezondheidsgerelateerde uitkomsten
Er werden al vanaf week 1 verbeteringen aangetoond versus placebo van rugpijn; deze hielden aan tot en met week 16 [ixekizumab versus placebo: COAST-X: -2,4 versus -1,5]. Tevens bereikten patiënten die ixekizumab ontvingen een goede gezondheidsstatus (ASA HI van ≤ 5) versus placebo op week 16 en week 52.
Langetermijnuitkomsten van axiale spondyloartritis
Patiënten die een van de drie pivotale studies COAST-V/-W/-X (52 weken) voltooiden, kregen de mogelijkheid om deel te nemen aan een langetermijnverlengings- en gerandomiseerde onttrekkingsstudie (COAST-Y, met respectievelijk 350 en 423 geïncludeerde patiënten op respectievelijk ixekizumab Q4W en Q2W). Van de 157/773 patiënten (20,3%) die remissie bereikten (Ankylosing Spondylitis Disease Activity Score [ASDAS] tenminste eenmaal <1,3 en geen ASDAS- score ≥2,1, op week 16 en week 20), werden 155 patiënten, die tot 76 weken waren behandeld met ixekizumab, op week 24 gerandomiseerd in de COAST-Y studie (placebo, n=53; ixekizumab Q4W, n=48; en ixekizumab Q2W, n=54). Van deze patiënten voltooiden 148 patiënten (95,5%) het bezoek op week 64 (placebo, n=50; ixekizumab Q4W, n=47; ixekizumab Q2W, n=51). Het primaire eindpunt was het deel van de patiënten in de gerandomiseerde onttrekkingspopulatie dat geen opvlamming had gedurende week 24 tot week 64 (samengevoegde ixekizumab Q2W en ixekizumab Q4W-groepen versus placebo). Een significant groter deel van de patiënten (NRI) in de samengevoegde ixekizumab -groepen (83,3% (85/102), p<0,001) en ixekizumab Q4W (83,3% (40/48), p=0,003) had geen opvlamming gedurende week 24 tot week 64, in vergelijking met de patiënten die overgezet werden van ixekizumab naar placebo (54,7% (29/53)). In vergelijking met placebo (Log-Rank Test respectievelijk p<0,001 en p<0,01) werd de tijd tot een opvlamming significant vertraagd door ixekizumab (in beide samengevoegde ixekizumab -groepen en in de ixekizumab Q4W-groep).
Bij de patiënten die continu behandeld werden met ixekizumab Q4W (n=157) hield de ASAS40, ASDAS <2,1 en de BASDAI50-respons aan tot week 116.
Juveniele idiopathische artritis
Juveniele artritis psoriatica (JPsA) en aan enthesitis gerelateerde artritis (ERA) De werkzaamheid en veiligheid van ixekizumab werd gedurende 16 weken na aanvang van de behandeling onderzocht in een multicenter, open-label, werkzaamheid, veiligheid, verdraagbaarheid en farmacokinetisch onderzoek (COSPIRIT-JIA) van subcutaan ixekizumab met adalimumab-referentiearm, bij kinderen van 2 tot 18 jaar met JPsA of ERA. Het primaire eindpunt van de studie was het bepalen van het percentage patiënten dat voldeed aan de JIA ACR 30 (30% verbetering in de criteria van het American College of Rheumatology)-responscriteria in week 16.
Twintig patiënten werden willekeurig toegewezen aan ixekizumab en 20 patiënten aan adalimumab. Randomisatie werd gestratificeerd op basis van de JIA-categorie (JPsA of ERA). De overige patiënten die bDMARD-naïef waren of bDMARD-ervaring hadden, kregen ixekizumab toegewezen. Patiënten die aan het onderzoek deelnamen, hoefden geen gedocumenteerde ontoereikende respons te hebben op eerdere behandeling.
In de ixekizumab-groep (N = 81) waren de subtypes van JIA-patiënten bij aanvang van de studie: 33,3% JPsA en 66,7% ERA; met 74,1% (60/81) bDMARD- naïeve patiënten en 33,3% (27/81) JPsA cDMARD-naïef patiënten. In totaal kreeg 72,8% van de met ixekizumab behandelde patiënten ten minste 1 gelijktijdige JIA-therapie tijdens de periode van de open-label behandeling (OLT). Bij 40,7% van de patiënten werd gelijktijdig gebruik van methotrexaat bij aanvang gemeld, bij 4,9% werd gelijktijdig gebruik van sulfasalazine bij baseline gemeld, bij 49,4% werd gelijktijdig gebruik van NSAID’s bij aanvang gemeld en bij 11,1% werd gelijktijdig gebruik van glucocorticoïden bij aanvang gemeld.
Patiënten die waren toegewezen aan ixekizumab (N = 81) kregen een dosering gestratificeerd naar gewicht als volgt:
10 tot < 25 kg: 40 mg op week 0 gevolgd door 20 mg Q4W (n = 6)
25 kg tot 50 kg: 80 mg op week 0 gevolgd door 40 mg Q4W (n = 20) > 50 kg: 160 mg op week 0 gevolgd door 80 mg Q4W (n = 55)
Voor de gerandomiseerde bDMARD-naïeve patiënten was het JIA ACR 30-responspercentage in week 16 18/20 (90%) voor de ixekizumab-groep en 19/20 (95%) in de adalimumab-groep. In de totale ixekizumab-populatie (n=81) was het JIA ACR 30-responspercentage 54/60 (90%) in de bDMARD-naïeve groep en 18/21 (85,7%) in de bDMARD-ervaren groep.
De JIA ACR 30-responspercentages op week 16 waren ook consistent in de subtypes JPsA (24/27, 88,9%) en ERA (48/54, 88,9%).
Bovendien werd het percentage patiënten dat voldeed aan de JIA ACR 30/50/70/90/100-responscriteria geëvalueerd in week 16. De klinische responsgegevens worden weergegeven in figuur 8.
Figuur 8. JIA ACR 30/50/70/90/100-responspercentages in de ixekizumab-groep gedurende 16 weken - ITT-populatie (NRI-methode)
Afkortingen: ACR 30/50/70/90/100 = 30 %/50 %/70 %/90 %/100 % verbetering in de criteria van het American College of Rheumatology; ITT = intentie om te behandelen; JIA = juveniele idiopathische artritis; N = aantal patiënten in de geanalyseerde populatie; NRI = non responder imputatie.
Vaccinaties
In een studie bij gezonde personen werd geen veiligheidsprobleem geïdentificeerd bij twee geïnactiveerde vaccins (tetanus en pneumokokken), gekregen na twee doses ixekizumab (160 mg gevolgd door een tweede dosis van 80 mg twee weken later). De gegevens over de resultaten van de vaccinaties waren echter onvoldoende om een conclusie te trekken over een adequate immuunrespons op deze vaccins na toediening van ixekizumab.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met ixekizumab in een of meerdere subgroepen van pediatrische patiënten met plaque psoriasis en artritis psoriatica/axiale spondyloartritis (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na een enkelvoudige subcutane dosis ixekizumab bij patiënten met psoriasis, werden over een doseringsbereik van 5 tot 160 mg gemiddelde piekconcentraties bereikt binnen 4 tot 7 dagen. De gemiddelde (SD) maximale plasmaconcentratie (Cmax) van ixekizumab, na de startdosis van 160 mg, was 19,9 (8,15) µg/ml. 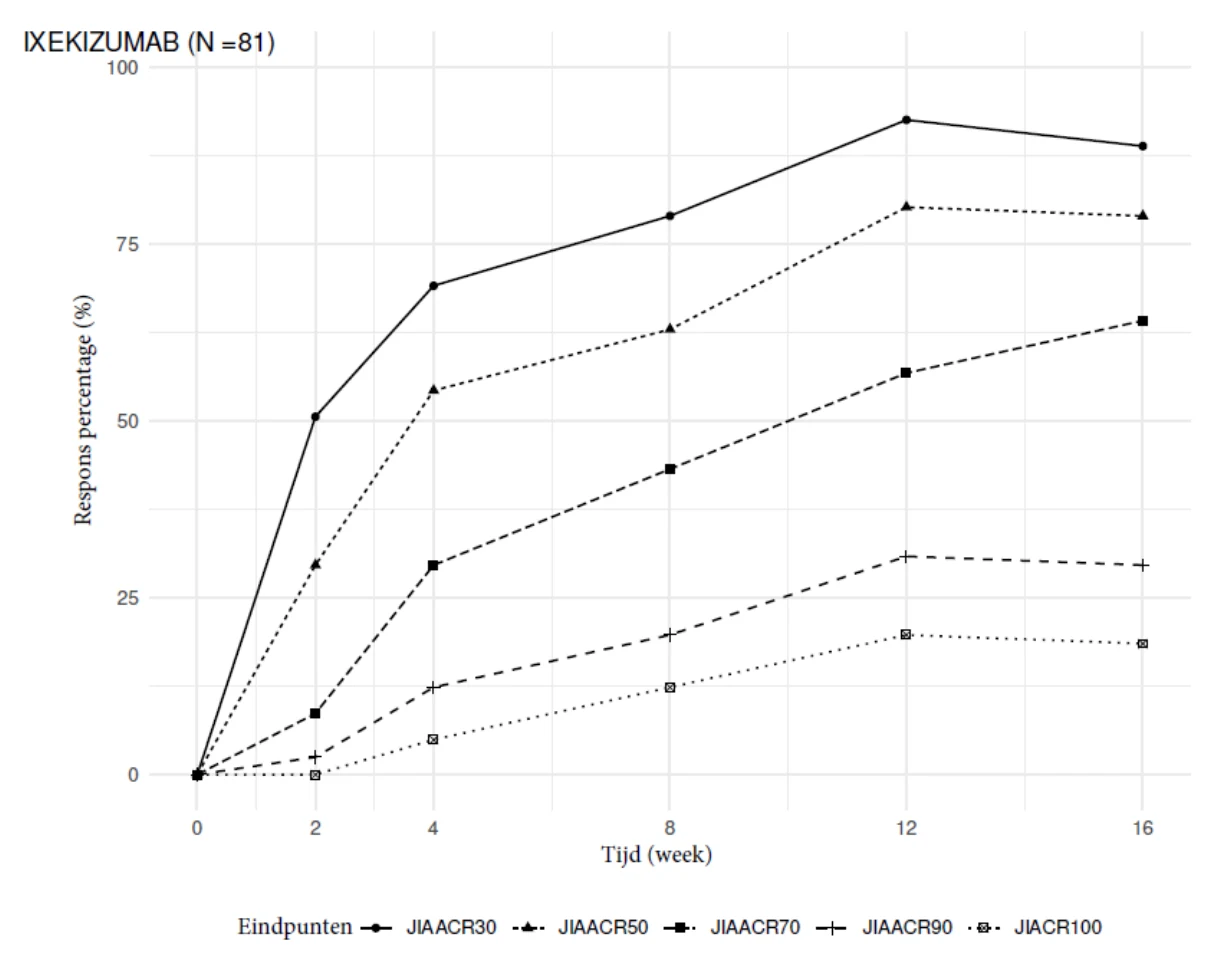
Na de startdosis van 160 mg werd met het 80 mg Q2W toedieningsschema steady state bereikt in week 8. Gemiddelde (SD) schattingen van Cmax,ss, en Cdal,ss zijn 21,5 (9,16) µg/ml, en 5,23 (3,19) µg/ml.
Na de overstap van het toedieningsschema met 80 mg Q2W naar het toedieningsschema met 80 mg Q4W in week 12, zou steady state bereikt worden na ongeveer 10 weken. Gemiddelde (SD) schattingen van Cmax,ss, en Cdal,ss zijn 14,6 (6,04) µg/ml, en 1,87 (1,30) µg/ml.
De gemiddelde biologische beschikbaarheid van ixekizumab na subcutane toediening was 54% tot 90% in alle analyses.
Distributie
In populatiefarmacokinetische analyses was het gemiddelde totale distributievolume bij steady state 7,11 l.
Biotransformatie
Ixekizumab is een monoclonaal antilichaam en ontleedt naar verwachting op dezelfde manier als endogeen immunoglobuline via katabolisme in kleine peptiden en aminozuren.
Eliminatie
In de populatiefarmacokinetische analyse was de gemiddelde serumklaring 0,0161 l/uur. Klaring is onafhankelijk van de dosis. De gemiddelde eliminatiehalfwaardetijd, zoals geschat aan de hand van populatiefarmacokinetische analyse, is 13 dagen bij patiënten met plaque psoriasis.
Lineariteit/non-lineariteit
De blootstelling (oppervlakte onder de curve of AUC) nam proportioneel toe over een doseringsbereik van 5 tot 160 mg toegediend als een subcutane injectie.
Farmacokinetische eigenschappen binnen de indicaties
De farmacokinetische eigenschappen van ixekizumab waren vergelijkbaar binnen de indicaties plaque psoriasis, artritis psoriatica, radiografische axiale spondyloartritis en niet- radiografische axiale spondyloartritis.
Ouderen
Van de 4.204 patiënten met plaque psoriasis, in klinische studies blootgesteld aan ixekizumab, waren er in totaal 301, 65 jaar of ouder en 36 patiënten waren 75 jaar of ouder. Van de 1.118 patiënten met artritis psoriatica die in klinische studies aan ixekizumab zijn blootgesteld waren in totaal 122 patiënten 65 jaar of ouder en 6 patiënten 75 jaar of ouder.
Gebaseerd op populatiefarmacokinetische analyse met een beperkt aantal oudere patiënten (n = 94) voor een leeftijd van ≥ 65 jaar en n = 12 voor een leeftijd van ≥ 75 jaar), is de klaring bij oudere patiënten en patiënten jonger dan 65 jaar hetzelfde.
Nier- of leverfunctiestoornis
Er zijn geen specifieke klinische farmacologische studies gedaan om het effect van nier- en leverfunctiestoornis op de farmacokinetiek van ixekizumab te beoordelen. Uitscheiding via de nieren van intact ixekizumab, een IgG MAb, is naar verwachting laag en van ondergeschikt belang; ook worden IgG MAb’s voornamelijk geëlimineerd via intracellulair katabolisme en beïnvloedt een leverfunctiestoornis naar verwachting de klaring van ixekizumab niet.
Pediatrische populatie
Patiënten met pediatrische psoriasis (leeftijd 6 tot 18 jaar) kregen gedurende 12 weken ixekizumab toegediend volgens het aanbevolen pediatrische doseringsregime. Patiënten met een lichaamsgewicht van > 50 kg en 25 tot 50 kg hadden een gemiddelde ± SD steady-state laagste concentratie van respectievelijk 3,8 ± 2,2 μg/ml en 3,9 ± 2,4 μg/ml op week 12.
Patiënten met pediatrische juveniele idiopathische artritis (in de leeftijd van 6 tot 18 jaar) kregen gedurende 16 weken ixekizumab toegediend volgens het aanbevolen pediatrische doseringsschema. Patiënten met een lichaamsgewicht van > 50 kg en 25 tot 50 kg hadden een gemiddelde ± SD steady-state dalconcentratie van respectievelijk 3,9 ± 1,8 en 3,5 ± 1,3 μg/ml op week 16. Er waren beperkte farmacokinetische gegevens bij patiënten die < 25 kg wogen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering en reproductie- en ontwikkelingstoxiciteit.
Toediening van ixekizumab aan cynomolgus-apen gedurende 39 weken in subcutane doses tot 50 mg/kg per week veroorzaakte geen toxiciteit aan de organen of ongewenste effecten op de immuunfunctie (bijv. T-celafhankelijke antilichaamrespons en NK-celactiviteit). Een wekelijkse subcutane dosis van 50 mg/kg aan apen is ongeveer 19 keer de 160 mg startdosis van ixekizumab en resulteert bij apen in een blootstelling (AUC) die ten minste 61 maal hoger is dan de voorspelde gemiddelde steady-state-blootstelling bij mensen, toegediend in het aanbevolen toedieningsschema.
Niet-klinische studies om de carcinogene of mutagene potentie van ixekizumab te beoordelen, zijn niet uitgevoerd.
Er zijn geen effecten op geslachtsorganen, menstruele cycli of op sperma waargenomen bij seksueel rijpe cynomolgus-apen die gedurende 13 weken ixekizumab kregen in een wekelijkse subcutane dosis van 50 mg/kg.
In ontwikkelingstoxiciteitsstudies is aangetoond dat ixekizumab de placenta passeert en aanwezig is in het bloed van nakomelingen tot een leeftijd van 6 maanden. Een hogere incidentie van postnatale mortaliteit kwam voor bij het nageslacht van apen aan wie ixekizumab was gegeven vergeleken met een gelijksoortige controlegroep. Dit was primair gerelateerd aan vroege geboorte of verwaarlozing van het nageslacht door de moeder, algemene bevindingen bij niet-humane primaatstudies en wordt beschouwd als klinisch irrelevant.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Sucrose
Polysorbaat 80 (E 433)
Water voor injecties
Natriumhydroxide (voor aanpassing van de pH)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2ºC tot 8ºC).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Taltz kan tot 5 dagen ongekoeld bewaard worden bij een temperatuur beneden 30°C.
6.5 Aard en inhoud van de verpakking
Taltz 40 mg oplossing voor injectie in voorgevulde injectiespuit
0,5 ml oplossing in een heldere type I-glazen injectiespuit.
Verpakkingsgrootte van 1 voorgevulde injectiespuit.
Taltz 80 mg oplossing voor injectie in voorgevulde injectiespuit
1 ml oplossing in een heldere type I-glazen injectiespuit.
Verpakkingsgrootten van 1, 2 of 3 voorgevulde injectiespuiten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De instructies voor het gebruik van de injectiespuit, bijgesloten in de bijsluiter, moeten nauwgezet worden opgevolgd.
De voorgevulde injectiespuit is alleen voor eenmalig gebruik.
Taltz mag niet worden gebruikt als er deeltjes in te zien zijn of als de oplossing troebel is en/of duidelijk bruin gekleurd.
Taltz dat bevroren is geweest, mag niet worden gebruikt.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Bereiding van een dosis van 40 mg ixekizumab voor kinderen met een lichaamsgewicht van 25 tot 50 kg
Indien de voorgevulde spuit van 40 mg niet beschikbaar is, moeten doses ixekizumab van 40 mg worden geprepareerd en toegediend door een gekwalificeerde zorgverlener. Gebruik Taltz 80 mg oplossing voor injectie in voorgevulde injectiespuit alleen voor de bereiding van voorgeschreven pediatrische doses van 40 mg.
- 1. Breng de gehele inhoud van een voorgevulde injectiespuit in een steriele, heldere glazen injectieflacon. De injectieflacon NIET schudden of zwenken.
- 2. Gebruik een wegwerpinjectiespuit van 0,5 ml of 1,0 ml en een steriele naald om de voorgeschreven dosis (0,5 ml voor 40 mg) uit de injectieflacon op te zuigen.
- 3. Vervang de naald door een steriele naald van 27 Gauge om de patiënt te injecteren. Voer ongebruikte ixekizumab die in de injectieflacon achterblijft, af.
De bereide ixekizumab moet binnen 4 uur na het aanprikken van de steriele injectieflacon bij kamertemperatuur worden toegediend.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Eli Lilly and Company (Ireland) Limited, Dunderrow, Kinsale, Co. Cork, Ierland.
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/15/1085/004
EU/1/15/1085/005
EU/1/15/1085/006
EU/1/15/1085/007
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 april 2016
Datum van laatste verlenging: 17 december 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Taltz 80 mg oplossing voor injectie in voorgevulde pen.
1. NAAM VAN HET GENEESMIDDEL
Taltz 80 mg oplossing voor injectie in voorgevulde pen.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke voorgevulde pen bevat 80 mg ixekizumab in 1 ml.
Ixekizumab is geproduceerd in CHO-cellen met behulp van DNA-recombinatietechniek.
Hulpstof met bekend effect:
Eén ml oplossing bevat 0,30 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1
3. FARMACEUTISCHE VORM
Oplossing voor injectie
De oplossing is helder en kleurloos tot lichtgeel, met een pH van niet minder dan 5,2 en niet meer dan 6,2 en een osmolariteit van minimaal 235 mOsm/kg en maximaal 360 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Plaque psoriasis
Taltz is geïndiceerd voor de behandeling van matige tot ernstige plaque psoriasis bij volwassenen die in aanmerking komen voor systemische therapie.
Pediatrische plaque psoriasis
Taltz is geïndiceerd voor de behandeling van matige tot ernstige plaque psoriasis bij kinderen vanaf de leeftijd van 6 jaar en met een lichaamsgewicht van ten minste 25 kg en adolescenten die in aanmerking komen voor systemische therapie.
Artritis psoriatica
Taltz, alleen of in combinatie met methotrexaat, is geïndiceerd voor de behandeling van actieve artritis psoriatica bij volwassen patiënten die één of meer therapieën met disease-modifying antirheumatic drugs (DMARD’s) niet verdroegen of daar ontoereikend op reageerden (zie rubriek 5.1).
Axiale spondyloartritis
Spondylitis ankylopoetica (radiografische axiale spondyloartritis)
Taltz is geïndiceerd voor de behandeling van volwassenen met actieve spondylitis ankylopoetica die ontoereikend reageerden op conventionele therapie.
Niet-radiografische axiale spondyloartritis
Taltz is geïndiceerd voor de behandeling van volwassenen met actieve niet-radiografische axiale spondyloartritis met objectieve verschijnselen van ontsteking zoals aangetoond door een verhoogd C-reactief proteïne (CRP) en/of magnetische kernspinresonantie (MRI) die ontoereikend reageerden op niet-steroïdale ontstekingsremmers (NSAID’s).
Juveniele idiopathische artritis (JIA)
Juveniele artritis psoriatica (JPsA)
Taltz, alleen of in combinatie met methotrexaat, is geïndiceerd voor de behandeling van actieve JPsA bij patiënten van 6 jaar en ouder en met een lichaamsgewicht van ten minste 25 kg, die ontoereikend hebben gereageerd op conventionele therapie of die conventionele therapie niet verdroegen.
Aan enthesitis gerelateerde artritis (ERA)
Taltz, alleen of in combinatie met methotrexaat, is geïndiceerd voor de behandeling van actieve ERA bij patiënten van 6 jaar en ouder en met een lichaamsgewicht van ten minste 25 kg, die ontoereikend hebben gereageerd op conventionele therapie of die conventionele therapie niet verdroegen.
4.2 Dosering en wijze van toediening
Dit geneesmiddel is bedoeld voor gebruik onder begeleiding en supervisie van een arts met ervaring in de diagnose en behandeling van aandoeningen waar het voor is geïndiceerd.
Dosering
Plaque psoriasis bij volwassenen
De aanbevolen dosis is 160 mg per subcutane injectie (twee injecties van 80 mg) in week 0, gevolgd door 80 mg (één injectie) in de weken 2, 4, 6, 8, 10, en 12, daarna een onderhoudsdosering van 80 mg (één injectie) elke 4 weken (Q4W).
Pediatrische plaque psoriasis (6 jaar en ouder)
Bij kinderen onder de leeftijd van 6 jaar zijn geen werkzaamheids- en veiligheidsgegevens beschikbaar (zie rubriek 5.1). Een dosering voor een lichaamsgewicht minder dan 25 kg wordt door de beschikbare gegevens niet onderbouwd.
De aanbevolen dosering die via subcutane injectie aan kinderen wordt gegeven, is gebaseerd op de volgende gewichtsklassen:
| Lichaamsgewicht | Aanbevolen startdosering | Aanbevolen dosering elke | ||||||||
| kinderen | (week 0) | 4 weken (Q4W) hierna | ||||||||
| Hoger dan 50 kg | 160 mg (twee injecties van | 80 mg | ||||||||
| 80 mg) | ||||||||||
| 25 tot 50 kg | 80 mg | 40 mg | ||||||||
Indien de presentatie van 40 mg niet beschikbaar is, moeten doses ixekizumab van 40 mg worden bereid en toegediend door een gekwalificeerde zorgverlener, daarbij gebruik makend van de commercieel verkrijgbare Taltz 80 mg voorgevulde injectiespuit.
Gebruik de Taltz 80 mg voorgevulde pen alleen bij kinderen die een dosis van 80 mg nodig hebben en geen dosisvoorbereiding nodig hebben.
Taltz wordt niet aanbevolen voor gebruik bij kinderen met een lichaamsgewicht van minder dan 25 kg. Het lichaamsgewicht van kinderen moet vóór de toediening worden geregistreerd en regelmatig opnieuw worden gecontroleerd.
Artritis psoriatica
De aanbevolen dosis is 160 mg per subcutane injectie (twee injecties van 80 mg) in week 0, gevolgd door 80 mg (één injectie) elke 4 weken hierna. Voor patiënten met artritis psoriatica met gelijktijdig matige tot ernstige plaque psoriasis is de aanbevolen dosering hetzelfde als bij plaque psoriasis.
Axiale spondyloartritis (radiografisch en niet-radiografisch)
De aanbevolen dosis is 160 mg per subcutane injectie (twee injecties van 80 mg) in week 0, gevolgd door 80 mg elke 4 weken (zie rubriek 5.1 voor meer informatie).
Juveniele idiopathische artritis (6 jaar en ouder)
Juveniele artritis psoriatica of aan enthesitis gerelateerde artritis
Bij kinderen onder de leeftijd van 6 jaar zijn geen werkzaamheids- en veiligheidsgegevens beschikbaar (zie rubriek 5.1). Een dosering voor een lichaamsgewicht minder dan 25 kg wordt door de beschikbare gegevens niet onderbouwd.
De aanbevolen dosering die via subcutane injectie aan kinderen wordt gegeven, is gebaseerd op de volgende gewichtsklassen:
| Lichaamsgewicht | Aanbevolen | Aanbevolen dosering elke | ||||||||
| kinderen | startdosering (week 0) | 4 weken (Q4W) hierna | ||||||||
| Hoger dan 50 kg | 160 mg (twee injecties van | 80 mg | ||||||||
| 80 mg) | ||||||||||
| 25 tot 50 kg | 80 mg | 40 mg | ||||||||
Indien de presentatie van 40 mg niet beschikbaar is, moeten doses ixekizumab van 40 mg worden bereid en toegediend door een gekwalificeerde zorgverlener, daarbij gebruik makend van de commercieel verkrijgbare Taltz 80 mg voorgevulde injectiespuit.
Gebruik de Taltz 80 mg voorgevulde pen alleen bij kinderen die een dosis van 80 mg nodig hebben en geen dosisvoorbereiding nodig hebben.
Taltz wordt niet aanbevolen voor gebruik bij kinderen met een lichaamsgewicht van minder dan 25 kg. Het lichaamsgewicht van kinderen moet vóór de toediening worden geregistreerd en regelmatig opnieuw worden gecontroleerd.
Voor alle indicaties (plaque psoriasis bij volwassenen en kinderen, artritis psoriatica, axiale spondyloartritis, juveniele idiopathische artritis, waaronder juveniele artritis psoriatica en aan enthesitis gerelateerde artritis) moet stoppen met de behandeling overwogen worden bij patiënten die na 16 tot 20 weken behandeling geen respons hebben laten zien. Enkele patiënten die aanvankelijk een gedeeltelijke respons vertonen, kunnen met voortgezette behandeling na 20 weken alsnog een verbetering laten zien.
Speciale patiëntengroepen
Ouderen
Er is geen dosisaanpassing nodig bij patiënten in de leeftijd van ≥ 65 jaar (zie rubriek 5.2). Er is beperkte informatie over patiënten ≥ 75 jaar.
Nier- of leverfunctiestoornis
Taltz is in deze patiëntenpopulatie niet bestudeerd. Er kan geen aanbeveling voor de dosering worden gedaan.
Pediatrische patiënten
Pediatrische plaque psoriasis en juveniele idiopathische artritis (juveniele artritis psoriatica en aan enthesitis gerelateerde artritis (lichaamsgewicht minder dan 25 kg en jonger dan 6 jaar) Er is bij kinderen met een lichaamsgewicht minder dan 25 kg en jonger dan 6 jaar geen relevante toepassing voor het gebruik van Taltz bij de indicatie van matige tot ernstige plaque psoriasis en juveniele idiopathische artritis, waaronder juveniele artritis psoriatica en aan enthesitis gerelateerde artritis.
Wijze van toediening
Subcutaan gebruik.
Taltz is bedoeld voor subcutane injectie. De injectieplaatsen kunnen worden afgewisseld. Indien mogelijk dienen delen van de huid die psoriasis vertonen, vermeden te worden als injectieplaatsen. De oplossing/de pen mag niet geschud worden.
Na de juiste training in de subcutane injectietechniek, kunnen patiënten Taltz zelf injecteren als de zorgverlener vaststelt dat dat kan. De arts dient echter een juiste follow-up van patiënten te organiseren. In de patiëntenbijsluiter en de gebruikershandleiding worden begrijpelijke instructies voor de toediening gegeven.
4.3 Contra-indicaties
Ernstige overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve infecties van klinische betekenis (bijv. actieve tuberculose, zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
Behandeling met Taltz wordt in verband gebracht met een verhoogd aantal infecties, zoals bovenste luchtweginfectie, orale candidiasis, conjunctivitis en tinea-infecties (zie rubriek 4.8).
Taltz dient voorzichtig gebruikt te worden bij patiënten met een klinisch belangrijke chronische infectie of een voorgeschiedenis van terugkerende infectie. Patiënten moet worden geadviseerd om medisch advies in te winnen als er tekenen of verschijnselen optreden die een infectie doen vermoeden. Als zich een infectie ontwikkelt, moeten patiënten zorgvuldig worden gevolgd en moet de behandeling met Taltz worden gestopt als de patiënt niet reageert op standaardbehandeling of als de infectie ernstig wordt. Er mag niet opnieuw met de behandeling met Taltz begonnen worden voordat de infectie verdwijnt.
Taltz mag niet gegeven worden aan patiënten met actieve tuberculose (TB). Bij patiënten met latente TB moet een anti-TB-behandeling worden overwogen alvorens behandeling met Taltz te beginnen.
Overgevoeligheid
Er zijn ernstige overgevoeligheidsreacties gemeld, waaronder enkele gevallen van anafylaxie, angio-oedeem, urticaria en zelden late (10-14 dagen na injectie) ernstige overgevoeligheidsreacties, waaronder uitgebreide urticaria, dyspneu en hoge antilichaamtiters. Als zich een ernstige overgevoeligheidsreactie voordoet, dient toediening van Taltz onmiddellijk gestopt te worden en een passende behandeling gestart te worden.
Inflammatoire darmziekte (inclusief de ziekte van Crohn en colitis ulcerosa)
Er zijn nieuwe gevallen of exacerbaties van inflammatoire darmziekte gemeld met ixekizumab (zie rubriek 4.8). Ixekizumab wordt niet aanbevolen bij patiënten met inflammatoire darmziekte. Als een patiënt tekenen en verschijnselen van inflammatoire darmziekte ontwikkelt of een exacerbatie van reeds bestaande inflammatoire darmziekte krijgt, moet gestopt worden met ixekizumab en moet een passende medische behandeling worden gestart.
Vaccinaties
Taltz dient niet gelijktijdig gebruikt te worden met levende vaccins. Er zijn geen data beschikbaar over de respons op levende vaccins; er zijn onvoldoende gegevens over de respons op inactieve vaccins (zie rubriek 5.1).
Hulpstoffen met bekend effect
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis van 80 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Polysorbaat
Dit geneesmiddel bevat 0,30 mg polysorbaat 80 in elke voorgevulde pen van 80 mg, overeenkomend met 0,30 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
De veiligheid van Taltz in combinatie met andere immunomodulatoren of fototherapie is niet beoordeeld in studies bij plaque psoriasis. Na populatiefarmacokinetische analyses bleek dat de klaring van ixekizumab niet beïnvloed werd bij gelijktijdige toediening van orale corticosteroïden, NSAID’s, sulfasalazine of methotrexaat.
Cytochroom P450 substraten
De resultaten van een interactiestudie bij patiënten met matige tot ernstige psoriasis toonden aan dat toediening van ixekizumab gedurende 12 weken, met stoffen die door het CYP3A4 (bijvoorbeeld midazolam), CYP2C9 (bijvoorbeeld warfarine), CYP2C19 (bijvoorbeeld omeprazol), CYP1A2 (bijvoorbeeld cafeïne) of CYP2D6 (bijvoorbeeld dextromethorfan) worden gemetaboliseerd, geen klinisch significante impact heeft op de farmacokinetiek van deze stoffen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Tijdens de behandeling en gedurende ten minste 10 weken daarna moeten vrouwen die zwanger kunnen worden een effectieve methode van anticonceptie toepassen.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van ixekizumab bij zwangere vrouwen. Dieronderzoek duidt niet op directe of indirecte nadelige effecten met betrekking tot zwangerschap, embryonale/foetale ontwikkeling, partus of postnatale ontwikkeling (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Taltz te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of ixekizumab in de moedermelk wordt uitgescheiden of na inname systemisch wordt geabsorbeerd. Ixekizumab wordt echter in geringe mate uitgescheiden in de melk van cynomolgus-apen. Met inachtneming van het voordeel van borstvoeding voor het kind en het voordeel van behandeling van de vrouw, dient er een beslissing genomen te worden de borstvoeding te stoppen of te stoppen met Taltz.
Vruchtbaarheid
Het effect van ixekizumab op de vruchtbaarheid bij mensen is niet beoordeeld. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Taltz heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren reacties op de injectieplaats (15,5%) en infecties aan de bovenste luchtwegen (16,4%) (meestal nasofaryngitis).
Tabel met bijwerkingen
Bijwerkingen uit klinische studies en postmarketingrapporten (tabel 1) zijn weergegeven naar systeem/orgaanklasse volgens MedDRA. Binnen iedere systeem/orgaanklasse zijn de bijwerkingen gerangschikt op frequentie, met de meest voorkomende bijwerkingen als eerste. Binnen iedere frequentiegroep zijn de bijwerkingen vermeld in volgorde van afnemende ernst. Bovendien is voor elke bijwerking de frequentiecategorie gebaseerd op de volgende conventie: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000).
In totaal zijn in geblindeerde en open-label klinische studies bij plaque psoriasis, artritis psoriatica, axiale spondyloartritis en andere auto-immuunaandoeningen 8.956 patiënten behandeld met Taltz. Hiervan werden 6.385 patiënten ten minste 1 jaar blootgesteld aan Taltz, waarmee een cumulatieve blootstelling bereikt werd van in totaal 19.833 patiëntjaren bij volwassenen en 196 kinderen met een cumulatieve blootstelling van 343 patiëntjaren.
Tabel 1. Lijst met bijwerkingen in klinische studies en postmarketingrapporten
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Zeer vaak | Bovenste luchtweginfectie |
| Vaak | Tinea infectie, herpes simplex (mucocutaan) | |
| Soms | Influenza, rhinitis, orale candidiasis, conjunctivitis, cellulitis | |
| Zelden | Oesofageale candidiasis | |
Bloed- en lymfestelselaandoeningen | Soms | Neutropenie, trombocytopenie |
| Immuunsysteem aandoeningen | Soms | Angio-oedeem |
| Zelden | Anafylaxie | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Vaak | Orofaryngeale pijn |
| Maagdarmstelselaandoeningen | Vaak | Misselijkheid |
| Soms | Inflammatoire darmziekte | |
Huid- en onderhuidaandoeningen | Soms | Urticaria, huiduitslag, eczeem, dyshidrotisch eczeem |
| Zelden | Exfoliatieve dermatitis | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Reacties op de injectieplaatsa |
a zie rubriek ‘Beschrijving van geselecteerde bijwerkingen’.
Beschrijving van geselecteerde bijwerkingen
Reacties op de injectieplaats
De meest waargenomen reacties op de injectieplaats waren erytheem en pijn. Deze reacties waren voor het merendeel licht tot matig van aard en leidden niet tot stoppen met Taltz. In de studies bij plaque psoriasis bij volwassenen kwamen reacties op de injectieplaats vaker voor bij personen met een lichaamsgewicht < 60 kg, vergeleken met de groep met een lichaamsgewicht ≥ 60 kg (25% versus 14% voor de samengevoegde Q2W- en Q4W-groepen). In de studies bij artritis psoriatica kwamen reacties op de injectieplaats vaker voor bij personen met een lichaamsgewicht < 100 kg vergeleken met de groep met een lichaamsgewicht ≥ 100 kg (24% vs. 13% voor de samengevoegde Q2W en Q4W groepen). In de studies bij axiale spondyloartritis waren reacties op de injectieplaats bij personen met een lichaamsgewicht < 100 kg vergelijkbaar met de groep met een lichaamsgewicht ≥ 100 kg (14% versus 9% voor de samengevoegde Q2W- en Q4W-groepen). De toegenomen frequentie van reacties op de injectieplaats in de samengevoegde Q2W en Q4W groepen resulteerde niet in een toename in stopzettingen in de studies naar plaque psoriasis, artritis psoriatica of axiale spondyloartritis.
De hierboven beschreven resultaten zijn verkregen met de oorspronkelijke formulering van Taltz. In een enkelblinde, gerandomiseerde cross-overstudie bij 45 gezonde proefpersonen, waarin de oorspronkelijke formulering werd vergeleken met de gewijzigde, citraatvrije formulering, werden statistisch significant lagere Visual Analogue Scale (VAS)-pijnscores verkregen met de citraatvrije formulering versus de oorspronkelijke formulering tijdens injectie (verschil in LS Mean VAS-score -21,69) en 10 minuten na injectie (verschil in LS Mean VAS-score -4,47).
Infecties
In de placebogecontroleerde periode van de klinische fase III-studies naar plaque psoriasis bij volwassenen werden infecties gerapporteerd bij 27,2% van de patiënten die tot 12 weken behandeld werden met Taltz, vergeleken met 22,9% van de patiënten die behandeld werden met placebo.
De meerderheid van de infecties was niet ernstig en licht tot matig van aard, waarvan de meeste niet noodzaakten tot stoppen met de behandeling. Ernstige infecties kwamen voor bij 13 (0,6%) patiënten behandeld met Taltz en bij 3 (0,4%) patiënten behandeld met placebo (zie rubriek 4.4). Over de hele behandelperiode werden infecties gerapporteerd bij 52,8% van de patiënten behandeld met Taltz (46,9 per 100 patiëntjaren). Ernstige infecties werden gerapporteerd bij 1,6% van de patiënten behandeld met Taltz (1,5 per 100 patiëntjaren).
De waargenomen infectiepercentages in de klinische studies bij artritis psoriatica en axiale spondyloartritis waren gelijk aan de waargenomen percentages in de studies bij plaque psoriasis met uitzondering van de frequenties van de bijwerkingen influenza en conjunctivitis die vaak voorkwamen bij patiënten met artritis psoriatica.
Laboratoriumonderzoek van neutropenie en trombocytopenie
In studies bij plaque psoriasis ontwikkelde 9% van de patiënten die Taltz kregen neutropenie. In de meeste gevallen was het aantal neutrofielen in het bloed ≥ 1.000 cellen/mm3. Een dergelijk niveau van neutropenie kan voortduren, fluctueren of voorbijgaan. 0,1% van de patiënten die Taltz kregen, ontwikkelde een neutrofielenaantal in het bloed < 1.000 cellen /mm3. In het algemeen vereiste neutropenie geen stopzetten van de behandeling met Taltz. 3% van de patiënten blootgesteld aan Taltz kreeg een verandering van een normale baseline trombocytenwaarde naar < 150.000 trombocyten/mm3 tot ≥ 75.000 trombocyten/mm3. Trombocytopenie kan voortduren, fluctueren of voorbijgaan.
De frequentie neutropenie en trombocytopenie in klinische studies bij artritis psoriatica en axiale spondyloartritis is gelijk aan die waargenomen in de studies bij plaque psoriasis.
Immunogeniciteit
Ongeveer 9-17% van de volwassen patiënten met plaque psoriasis die met Taltz in de aanbevolen dosering werden behandeld, ontwikkelde antilichamen tegen het geneesmiddel; de meerderheid hiervan betrof lage titers en werd niet in verband gebracht met afgenomen klinische respons tot 60 weken behandeling. Ongeveer 1% van de patiënten behandeld met Taltz had echter bevestigde neutraliserende antilichamen geassocieerd met lage concentraties geneesmiddel en afgenomen klinische respons.
Bij patiënten met artritis psoriatica die tot 52 weken met de aanbevolen dosering Taltz werden behandeld ontwikkelde ongeveer 11% antilichamen tegen het geneesmiddel, waarvan de meerderheid een lage titer had en ongeveer 8% hadden bevestigde neutraliserende antilichamen. Er werd geen duidelijk verband waargenomen tussen de aanwezigheid van neutraliserende antilichamen en de uitwerking op de concentratie van het geneesmiddel of de werkzaamheid.
Bij pediatrische psoriasis ontwikkelden 21 patiënten (18%) die tot 12 weken werden behandeld met het aanbevolen doseringsregime Taltz antilichamen tegen het geneesmiddel. Ongeveer de helft had een lage titer en 5 patiënten (4%) hadden neutraliserende antilichamen die in verband werden gebracht met een lage concentratie van het geneesmiddel. Er was geen verband met klinische respons of bijwerkingen.
Bij radiografische axiale spondyloartritis ontwikkelde 5,2% van de patiënten die tot 16 weken werden behandeld met de aanbevolen dosering Taltz, antilichamen tegen het geneesmiddel waarvan de meerderheid een lage titer had en 1,5% (3 patiënten) neutraliserende antilichamen (NAb). De NAb-positieve monsters van deze 3 patiënten bevatten lage concentraties ixekizumab en geen van deze patiënten bereikte een ASAS40-respons. Bij niet-radiografische axiale spondyloartritis ontwikkelde 8,9% van de patiënten die tot 52 weken werden behandeld met de aanbevolen dosering Taltz, antilichamen tegen het geneesmiddel; allen hadden een lage titer, er waren geen patiënten met neutraliserende antilichamen, en er werd geen aanwijsbaar verband waargenomen tussen de aanwezigheid van antilichamen tegen het geneesmiddel en concentratie van het geneesmiddel, werkzaamheid of veiligheid.
Bij patiënten met juveniele idiopathische artritis (juveniele artritis psoriatica of aan enthesitis gerelateerde artritis) die tot 104 weken met ixekizumab werden behandeld in het aanbevolen doseringsschema, ontwikkelden 18 patiënten (22,8%) antilichamen tegen het geneesmiddel met in alle gevallen een lage tot matige titer. Er werd geen duidelijk verband waargenomen tussen de aanwezigheid van neutraliserende antilichamen en de uitwerking op de concentratie van het geneesmiddel, de werkzaamheid, of de veiligheid.
Een verband tussen immunogeniciteit en bijwerkingen voortkomend uit de behandeling werd niet duidelijk vastgesteld binnen alle indicaties.
Pediatrische populatie
Het waargenomen veiligheidsprofiel bij kinderen met plaque psoriasis die elke 4 weken met Taltz werden behandeld, is consistent met het veiligheidsprofiel bij volwassen patiënten met plaque psoriasis met uitzondering van de frequenties conjunctivitis, influenza en urticaria, die vaak voorkwamen. Inflammatoire darmziekte kwam ook vaker voor bij pediatrische patiënten alhoewel het nog steeds slechts soms voorkwam. In de pediatrische klinische studie kwam tijdens de placebogecontroleerde periode van 12 weken de ziekte van Crohn in de Taltz-groep voor bij 0,9% van de patiënten en bij 0% van de patiënten in de placebogroep. Tijdens de gecombineerde placebogecontroleerde en onderhoudsperiodes van de pediatrische klinische studie kwam de ziekte van Crohn voor bij in totaal 4 patiënten (2,0%).
In de open-label klinische studie over juveniele idiopathische artritis (juveniele artritis psoriatica of aan enthesitis gerelateerde artritis) kwamen bijwerkingen bij pediatrische patiënten, die met de aanbevolen dosis ixekizumab door middel van subcutane injectie werden behandeld, overeen met het bekende veiligheidsprofiel van ixekizumab in de geïntegreerde veiligheidsdataset voor de indicatie van pediatrische plaque psoriasis, evenals met de indicaties voor volwassenen van matige tot ernstige plaque psoriasis, artritis psoriatica, en axiale spondyloartritis met uitzondering van frequenties voor influenza (vaak), rinitis (vaak) en conjunctivitis (vaak).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Doses tot 180 mg zijn in klinische onderzoeken toegediend zonder dosisbeperkende toxiciteit. Overdoses tot 240 mg, subcutaan, als een enkele toediening in klinische studies, zijn zonder enige ernstige bijwerking gerapporteerd.
In geval van overdosering wordt aanbevolen de patiënt te monitoren op elk teken of symptoom van bijwerkingen en onmiddellijk te beginnen met een geschikte symptomatische behandeling.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, interleukineremmers, ATC-code: LO4AC13
Werkingsmechanisme
Ixekizumab is een IgG4 monoclonaal antilichaam dat met hoge affiniteit (< 3 pM) en specificiteit bindt aan interleukine 17A (zowel IL-17A als IL-17A/F). Verhoogde concentraties van IL-17A zijn in verband gebracht met zowel de pathogenese van psoriasis, door bevordering van keratinocyten-proliferatie en activering als ook met de pathogenese van artritis psoriatica en axiale spondyloartritis door het aanjagen van ontsteking die leidt tot erosieve botschade en pathologische nieuwvorming van bot. Neutralisatie van IL-17A door ixekizumab remt deze werking. Ixekizumab bindt niet aan liganden IL-17B, IL-17C, IL-17D, IL-17E of IL-17F.
In-vitro-bindingsonderzoeken bevestigden dat ixekizumab niet bindt aan humane Fcγ-receptoren I, IIa, en IIIa of aan complementcomponent C1q.
Farmacodynamische effecten
Ixekizumab moduleert biologische responsen die worden geïnduceerd of gereguleerd door IL-17A. Gebaseerd op psoriatische huidbioptdata van een fase-I studie, was er een dosisgerelateerde trend te zien zowel in de richting van afgenomen epidermale dikte, aantal prolifererende keratinocyten, T-cellen en dendritische cellen, als ook van reducties in lokale ontstekingsmarkers vanaf de baseline tot dag 43. Als directe consequentie verlaagt behandeling met ixekizumab erytheem, verharding en schilfering die in plaque psoriasis laesies aanwezig zijn.
Het is aangetoond dat ixekizumab (binnen 1 week behandeling) de spiegels verlaagt van het C-reactieve proteïne dat een marker van ontsteking is.
Klinische werkzaamheid en veiligheid
Plaque psoriasis bij volwassenen
De werkzaamheid en veiligheid van ixekizumab werden onderzocht in drie gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studies bij volwassen patiënten (N=3.866) met matige tot ernstige plaque psoriasis die in aanmerking kwamen voor fototherapie of systemische therapie (UNCOVER-1, UNCOVER-2, en UNCOVER-3). De werkzaamheid en veiligheid van ixekizumab werden ook geëvalueerd versus etanercept (UNCOVER-2 en UNCOVER-3). Patiënten, gerandomiseerd naar ixekizumab die sPGA-responders (0,1) (static Physician’s Global Assessment) waren in week 12, werden opnieuw gerandomiseerd om placebo of ixekizumab te krijgen voor een aanvullende 48 weken (UNCOVER-1 en UNCOVER-2); patiënten gerandomiseerd naar placebo, etanercept of ixekizumab die geen sPGA-responders (0,1) waren, kregen ixekizumab tot maximaal 48 weken. Tevens zijn in alle drie de studies de langetermijnwerkzaamheid en -veiligheid tot in totaal 5 jaar onderzocht bij patiënten die deelnamen aan de gehele studie.
64% van de patiënten kreeg eerder systemische therapie (biological, conventioneel systemisch of psoraleen en ultraviolet A (PUVA)), 43,5% eerdere fototherapie, 49,3% eerdere conventionele systemische therapie en 26,4% kreeg eerder een biological. 14,9% kreeg eerder ten minste één anti-TNF-alfamiddel en 8,7% een anti-IL-12/IL-23. 23,4% van de patiënten had een voorgeschiedenis van artritis psoriatica bij baseline.
In alle drie de studies, waren de coprimaire eindpunten het aantal patiënten die een PASI 75 (Psoriasis Area and Severity Index)-respons bereikten en een sPGA van “0” (“gaaf”) of “1” (“minimaal”) respons in week 12 versus placebo. De mediane PASI-score bij baseline die varieerde van 17,4 tot 18,3; 48,3% tot 51, 2% van de patiënten had een sPGA-score bij baseline van ernstig of zeer ernstig en de gemiddelde numerieke beoordelingsschaal voor jeuk (Numeric Rating Scale, NRS) bij baseline varieerde van 6,3 tot 7,1.
Klinische respons na 12 weken
In UNCOVER-1 waren 1.296 patiënten gerandomiseerd (1:1:1) om gedurende 12 weken ofwel placebo, ofwel ixekizumab te krijgen (80 mg elke twee of vier weken [Q2W of Q4W] na een startdosis van 160 mg).
Tabel 2. Resultaten werkzaamheid na 12 weken in UNCOVER-1
| Eindpunten | Aantal patiënten (%) | Verschil in responsratio t.o.v. placebo (95% BI) | |||
| Placebo (N = 431) | Ixekizumab 80 mg Q4W (N = 432) | Ixekizumab 80 mg Q2W (N = 433) | Ixekizumab 80 mg Q4W | Ixekizumab 80 mg Q2W | |
| sPGA van “0” (gaaf) of “1” (minimaal) | 14 (3,2) | 330 (76,4)a | 354 (81,8)a | 73,1 (68,8; 77,5) | 78,5 (74,5; 82,5) |
| sPGA van “0” (gaaf) | 0 | 149 (34,5)a | 160 (37,0)a | 34,5 (30,0; 39,0) | 37,0 (32,4; 41,5) |
| PASI 75 | 17 (3,9) | 357 (82,6)a | 386 (89,1)a | 78,7 (74,7; 82,7) | 85,2 (81,7; 88,7) |
| PASI 90 | 2 (0,5) | 279 (64,6)a | 307 (70,9)a | 64,1 (59,6; 68,7) | 70,4 (66,1; 74,8) |
| PASI 100 | 0 | 145 (33,6)a | 153 (35,3)a | 33,6 (29,1; 38,0) | 35,3 (30,8; 39,8) |
| Jeuk NRS reductie ≥ 4b | 58 (15,5) | 305 (80,5)a | 336 (85,9)a | 65,0 (59,5; 70,4) | 70,4 (65,4; 75,5) |
Afkortingen: N = aantal patiënten in de intent-to-treatpopulatie
N.B.: patiënten van wie gegevens ontbraken, werden geteld als non-responders a p < 0,001 vergeleken met placebo
b Patiënten met Jeuk NRS ≥ 4 in de uitgangssituatie: placebo N = 374, ixekizumab 80 mg Q4W N = 379, ixekizumab 80 mg Q2W N = 391
In UNCOVER-2 waren 1.224 patiënten gerandomiseerd (1:2:2:2) om gedurende 12 weken ofwel placebo te krijgen, ofwel ixekizumab (80 mg elke 2 of 4 weken [Q2W of Q4W] na een startdosis van 160 mg) ofwel etanercept 50 mg tweemaal per week.
Tabel 3. Resultaten werkzaamheid na 12 weken in UNCOVER-2
| Aantal patiënten (%) | Verschil in responsratio t.o.v. placebo (95% BI) | |||||
| Eindpunten | Placebo (N = 168) | Ixekizumab 80 mg Q4W (N = 347) | Ixekizumab 80 mg Q2W (N = 351) | Etanercept 50 mg tweemaal per week (N = 358) | Ixekizumab 80 mg Q4W | Ixekizumab 80 mg Q2W |
| sPGA van “0” (gaaf) of “1” (minimaal) | 4 (2,4) | 253 (72,9)a,b | 292 (83,2)a,b | 129 (36,0)a | 70,5 (65,3; 75,7) | 80,8 (76,3; 85,4) |
| sPGA van “0” (gaaf) | 1 (0,6) | 112 (32,3)a,b | 147 (41,9)a,b | 21 (5,9)c | 31,7 (26,6; 36,7) | 41,3 (36,0; 46,6) |
| PASI 75 | 4 (2,4) | 269 (77,5)a,b | 315 (89,7)a,b | 149 (41,6)a | 75,1 (70,2; 80,1) | 87,4 (83,4; 91,3) |
| PASI 90 | 1 (0,6) | 207 (59,7)a,b | 248 (70,7)a,b | 67 (18,7)a | 59,1 (53,8; 64,4) | 70,1 (65,2; 75,0) |
| PASI 100 | 1 (0,6) | 107 (30,8)a,b | 142 (40,5)a,b | 19 (5,3)c | 30,2 (25,2; 35,2) | 39,9 (34,6; 45,1) |
| Jeuk NRS reductie ≥ 4d | 19 (14,1) | 225 (76,8)a,b | 258 (85,1)a,b | 177 (57,8)a | 62,7 (55,1; 70,3) | 71,1 (64,0; 78,2) |
Afkortingen: N = aantal patiënten in de intent-to-treatpopulatie
N.B.: patiënten van wie gegevens ontbraken, werden geteld als non-responders a p < 0,001 vergeleken met placebo
b p < 0,001 vergeleken met etanercept
c p < 0,01 vergeleken met placebo
d Patiënten met Jeuk NRS ≥ 4 in de uitgangssituatie: placebo N = 135, ixekizumab 80 mg Q4W N = 293, ixekizumab 80 mg Q2W N = 303, etanercept N = 306
In UNCOVER-3 waren 1.346 patiënten gerandomiseerd (1:2:2:2) om gedurende 12 weken ofwel placebo te krijgen, ofwel ixekizumab (80 mg elke twee of vier weken [Q2W of Q4W] na een startdosis van 160 mg) ofwel etanercept 50 mg tweemaal per week.
Tabel 4. Resultaten werkzaamheid na 12 weken in UNCOVER-3
| Eindpunten | Aantal patiënten (%) | Verschil in responsratio t.o.v. placebo (95% BI) | ||||
| Placebo (N = 193) | Ixekizumab 80 mg Q4W (N = 386) | Ixekizumab 80 mg Q2W (N = 385) | Etanercept 50 mg tweemaal per week (N = 382) | Ixekizumab 80 mg Q4W | Ixekizumab 80 mg Q2W | |
| sPGA van “0” (gaaf) of “1” (minimaal) | 13 (6,7) | 291 (75,4)a,b | 310 (80,5)a,b | 159 (41,6)a | 68,7 (63,1; 74,2) | 73,8 (68,5; 79,1) |
| sPGA van “0” (gaaf) | 0 | 139 (36,0)a,b | 155 (40,3)a,b | 33 (8,6)a | 36,0 (31,2; 40,8) | 40,3 (35,4; 45,2) |
| PASI 75 | 14 (7,3) | 325 (84,2)a,b | 336 (87,3)a,b | 204 (53,4)a | 76,9 (71,8; 82,1) | 80,0 (75,1; 85,0) |
| PASI 90 | 6 (3,1) | 252 (65,3)a,b | 262 (68,1)a,b | 98 (25,7)a | 62,2 (56,8; 67,5) | 64,9 (59,7; 70,2) |
| PASI 100 | 0 | 135 (35,0)a,b | 145 (37,7)a,b | 28 (7,3)a | 35 (30,2; 39,7) | 37,7 (32,8; 42,5) |
| Jeuk NRS reductie ≥ 4c | 33 (20,9) | 250 (79,9)a,b | 264 (82,5)a,b | 200 (64,1)a | 59,0 (51,2; 66,7) | 61,6 (54,0; 69,2) |
Afkortingen: N = aantal patiënten in de intent-to-treatpopulatie
N.B.: patiënten van wie gegevens ontbraken, werden geteld als non-responders a p < 0,001 vergeleken met placebo
b p < 0,001 vergeleken met etanercept
c Patiënten met Jeuk NRS ≥ 4 in de uitgangssituatie: placebo N = 158, ixekizumab 80 mg Q4W N = 313, ixekizumab 80 mg Q2W N = 320, etanercept N = 312
Ixekizumab werd in verband gebracht met een snel intredende werkzaamheid met > 50% reductie in gemiddelde PASI in week 2 (figuur 1). Het percentage patiënten dat PASI 75 bereikte was al in week 1 significant hoger voor ixekizumab vergeleken met placebo en etanercept. Ongeveer 25% van de patiënten behandeld met ixekizumab bereikte een PASI-score < 5 in week 2, meer dan 55% bereikte de PASI-score < 5 in week 4, en dit nam toe tot 85% in week 12 (vergeleken met 3%, 14% en 50% voor etanercept). Bij patiënten behandeld met ixekizumab werden significante verbeteringen in ernst van jeuk gezien in week 1.
Figuur 1. PASI-score, percentuele verbetering bij ieder bezoek na de baseline (mBOCF) in de intent-to-treatpopulatie tijdens periode van inductiedosering – UNCOVER-2 en UNCOVER-3
De werkzaamheid en veiligheid van ixekizumab werden aangetoond onafhankelijk van leeftijd, geslacht, ras, lichaamsgewicht, ernst van PASI bij baseline, locatie van de plaques, gelijktijdig voorkomende artritis psoriatica en voorgaande behandeling met een biological. Ixekizumab was effectief bij patiënten naïef voor systemische therapie, naïef voor biologicals, aan biologicals/anti-TNF blootgestelde patiënten en bij patiënten bij wie sprake was van falen van biologicals/anti-TNF-behandeling.
Voor patiënten geïdentificeerd als een non-responder voor sPGA (0,1) op etanercept in week 12 in UNCOVER-2 (N = 200) en die werden overgezet op ixekizumab 80 mg Q4W na een wash-outperiode van 4 weken, bereikten respectievelijk 73% en 83,5% een sPGA (0,1) en PASI 75 na 12 weken behandeling met ixekizumab.
In de 2 klinische studies die een actieve comparator bevatten (UNCOVER-2 en UNCOVER-3), was het percentage ernstige bijwerkingen 1,9% voor zowel etanercept als voor ixekizumab, en het percentage stoppen vanwege bijwerkingen was 1,2% voor etanercept en 2,0% voor ixekizumab. Het percentage infecties was 21,5% voor etanercept en 26,0% voor ixekizumab. Het percentage ernstige infecties was 0,4% voor etanercept en 0,5% voor ixekizumab.
Behoud van respons in week 60 en tot 5 jaar
Patiënten die in UNCOVER-1 en UNCOVER-2 aanvankelijk gerandomiseerd waren naar ixekizumab en die responders waren in week 12 (d.w.z. sPGA-score van 0,1), werden opnieuw gerandomiseerd naar een additionele 48 weken behandeling met placebo of ixekizumab (80 mg elke 4 of 12 weken [Q4W of Q12W]).
Voor sPGA-responders (0,1) in week 12, opnieuw gerandomiseerd naar stoppen met behandeling (d.w.z. placebo), was de mediane tijd tot terugval (sPGA ≥ 3) 164 dagen in de geïntegreerde UNCOVER-1- en UNCOVER-2-studies. Van deze patiënten bereikte 71,5% opnieuw ten minste een sPGA (0,1)-respons binnen 12 weken na herstarten van de behandeling met ixekizumab 80 mg Q4W.
Tabel 5. Behoud van respons en werkzaamheid in week 60 (studies UNCOVER-1 en UNCOVER-2)
| Eindpunten | Aantal patiënten (%) | Verschil in responsratio t.o.v. placebo (95% BI) | ||||
| 80 mg Q4W (inductie) / placebo (onderhoud) (N=191) | 80 mg Q2W (inductie) / placebo (onderhoud) (N=211) | 80 mg Q4W (inductie) / 80 mg Q4W (onderhoud) (N=195) | 80 mg Q2W (inductie) / 80 mg Q4W (onderhoud) (N=211) | 80 mg Q4W (inductie) / 80 mg Q4W (onderhoud) | 80 mg Q2W (inductie) / 80 mg Q4W (onderhoud) | |
Behielden sPGA van “0” (gaaf) of “1” (minimaal) | 12 (6,3) | 16 (7,6) | 134 (68,7)a | 173 (78,3)a | 62,4 (55,1; 69,8) | 70,7 (64,2; 77,2) |
Behielden of bereikten sPGA 0 (gaaf) | 3 (1,6) | 6 (2,8) | 96 (49,2)a | 130 (58,8)a | 47,7 (40,4; 54,9) | 56,0 (49,1; 62,8) |
| Behielden of bereikten PASI 75 | 15 (7,9) | 19 (9,0) | 145 (74,4)a | 184 (83,3)a | 66,5 (59,3; 73,7) | 74,3 (68,0; 80,5) |
| Behielden of bereikten PASI 90 | 9 (4,7) | 10 (4,7) | 130 (66,7)a | 169 (76,5)a | 62,0 (54,7; 69,2) | 71,7 (65,4; 78,0) |
| Behielden of bereikten PASI 100 | 3 (1,6) | 6 (2,8) | 97 (49,7)a | 127 (57,5)a | 48,2 (40,9; 55,4) | 54,6 (47,7; 61,5) |
Afkortingen: N = aantal patiënten in de analysepopulatie
N.B.: patiënten van wie gegevens ontbraken werden geteld als non-responders a p < 0,001 vergeleken met placebo
Ixekizumab was effectief wat betreft het behoud van respons bij patiënten naïef voor systemische therapie, biological-naïeve patiënten, aan biological/anti-TNF-blootgestelde patiënten en bij patiënten bij wie sprake was van falen van biologicals/anti-TNF.
Significant grotere verbeteringen werden aangetoond in week 12 vanaf baseline vergeleken met placebo en etanercept bij nagelpsoriasis (gemeten met de Nail Psoriasis Severity Index [NAPSI]), bij psoriasis capitis (gemeten met de Psoriasis Scalp Severity Index [PSSI]) en bij palmoplantaire psoriasis (gemeten met de Psoriasis Palmoplantar Severity Index [PPASI]) en deze hielden aan tot week 60 bij patiënten behandeld met ixekizumab die sPGA-responders (0,1) waren in week 12.
Van de 591 proefpersonen die tijdens de inductieperiode ixekizumab Q2W kregen en daarna Q4W in studie UNCOVER-1, UNCOVER-2, en UNCOVER-3, voltooiden 427 personen de behandeling met ixekizumab gedurende 5 jaar, bij 101 patiënten ervan was een dosisescalatie vereist. Van de patiënten die de evaluatie in week 264 voltooiden, (N = 427), werd bij 295 patiënten (69%), 289 patiënten (68%) en 205 patiënten (48%) respectievelijk een sPGA (0,1) PASI 90- en PASI 100-respons waargenomen in week 264. In UNCOVER-1 en UNCOVER-2 werd na de inductieperiode de DLQI bepaald, bij 113 patiënten (66%) werd een DLQI (0,1)-respons waargenomen.
Kwaliteit van leven/patiënt-gerapporteerde uitkomsten
In week 12 en in alle studies ging ixekizumab gepaard met statistisch significante verbetering van gezondheidsgerelateerde kwaliteit van leven zoals vastgesteld door de gemiddelde afname ten opzichte van baseline in de Dermatology Life Quality Index (DLQI) (ixekizumab 80 mg Q2W -10,2 tot -11,1, ixekizumab 80 mg Q4W -9,4 tot -10,7, etanercept -7,7 tot -8,0 en placebo -1,0 tot -2,0). Een significant groter deel van de patiënten behandeld met ixekizumab bereikte een DLQI van 0 of 1. In alle studies bereikte een significant groter deel van de patiënten behandeld met ixekizumab een reductie van de Jeuk NRS ≥ 4 punten in week 12 (84,6% voor ixekizumab Q2W, 79,2% voor ixekizumab Q4W en 16,5% voor placebo) en het profijt bleef aanhouden tot week 60 bij patiënten behandeld met ixekizumab, die sPGA-responders (0 of 1) waren in week 12. Er was geen enkel teken van verslechtering van depressie tot week 60 van de behandeling met ixekizumab zoals vastgesteld door het Quick Inventory of Depressive Symptomatology Self Report.
Postmarketing direct vergelijkende studies
IXORA-S: in een dubbelblinde studie was ixekizumab superieur over ustekinumab met betrekking tot de primaire doelstelling van de studie, PASI 90 respons op week 12 (tabel 6). Intrede van de respons was al vanaf week 2 superieur voor PASI 75 (p < 0,001) en voor PASI 90 en PASI 100 op week 4 (p < 0,001). Superioriteit van ixekizumab versus ustekinumab werd ook aangetoond tussen subgroepen die naar gewicht waren gestratificeerd.
Tabel 6. PASI responspercentages uit de vergelijkende studie ixekizumab vs. ustekinumab
| Week 12 | Week 24 | Week 52 | ||||
| Ixekizumab* | Ustekinumab** | Ixekizumab* | Ustekinumab** | Ixekizumab* | Ustekinumab** | |
| Patiënten (n) | 136 | 166 | 136 | 166 | 136 | 166 |
| PASI 75, n (%) | 120 (88,2%)§§ | 114 (68,7%) | 124 (91,2%)§ | 136 (81,9%) | 120 (88,2%)§§ | 126 (75,9%) |
| PASI 90, n (%) | 99 (72,8%)§§§ | 70 (42,2%) | 113 (83,1%)§§§ | 98 (59,0%) | 104 (76,5%)§§ | 98 (59,0%) |
| PASI 100, n (%) | 49 (36,0%)§ | 24 (14,5%) | 67 (49,3%)§§ | 39 (23,5%) | 71 (52,2%)§ | 59 (35,5%) |
* Ixekizumab 160 mg gegeven als oplaaddosis gevolgd door 80 mg op week 2, 4, 6, 10 en 12, en 80 mg Q4W hierna
**dosering gebaseerd op gewicht: patiënten behandeld met ustekinumab ontvingen 45 mg of 90 mg op week 0 en 4, daarna elke 12 weken tot week 52 (gedoseerd naar gewicht volgens de geregistreerde wijze van toediening)
§p < 0,001 versus ustekinumab (p-waarde alleen gegeven voor het primaire eindpunt)
| IXORA-R: de werkzaamheid en veiligheid van | |||||||||
ixekizumab w
| erden ook onderzocht in een | ||||||||||||||
| gerandomiseerde, dubbelblinde, parallelgroepenstudie van 24 | weken waarin | ixekizumab | werd | |||||||||||
| vergeleken met guselkumab, waarbij | ixekizumab | al in week | 4 superieur was in het bereiken van een | |||||||||||
| volledig schone huid en van de primaire uitkomstmaat (PASI | 100 in week |
| ||||||||||||
| PASI | 100 in week | 24 (tabel | 7). | |||||||||||
Tabel 7. Werkzaamheidsresponsen uit een vergelijkende studie ixekizumab vs. guselkumab, intent to treatpopulatiea
| Eindpunt | Tijdstip | Guselkumab (N=507) respons, n (%) | Ixekizumab (N=520) respons, n (%) | Verschil (IXE - GUS), % (BI) | p-waarde |
| Primaire uitkomstmaat | |||||
| PASI 100 | Week 12 | 126 (24,9) | 215 (41,3) | 16,5 (10,8, 22,2) | <0,001 |
| Belangrijke secundaire uitkomstmaten | |||||
| PASI 75 | Week 2 | 26 (5,1) | 119 (22,9) | 17,8 (13,7, 21,8) | <0,001 |
| PASI 90 | Week 4 | 40 (7,9) | 109 (21,0) | 13,1 (8,9, 17,3) | <0,001 |
| PASI 100 | Week 4 | 7 (1,4) | 35 (6,7) | 5,4 (3,0, 7,7) | <0,001 |
| PASI 90 | Week 8 | 182 (35,9) | 304 (58,5) | 22,6 (16,6, 28,5) | <0,001 |
| sPGA (0) | Week 12 | 128 (25,2) | 218 (41,9) | 16,7 (11,0, 22,4) | <0,001 |
| PASI 50 | Week 1 | 47 (9,3) | 143 (27,5) | 18,2 (13,6, 22,8) | <0,001 |
| PASI 100 | Week 8 | 69 (13,6) | 154 (29,6) | 16,0 (11,1, 20,9) | <0,001 |
| PASI 100 | Week 24 | 265 (52,3) | 260 (50,0) | -2,3 (-8,4, 3,8) | 0,414 |
Afkortingen: BI = betrouwbaarheidsinterval; GUS = guselkumab; IXE = ixekizumab; N = aantal patiënten in de analysepopulatie; n = aantal patiënten in de gespecificeerde categorie; PASI = psoriasis area and severity index; sPGA = static physician’s global assessment. a Eindpunten werden in deze volgorde afgesloten.
Figuur 2: PASI 100 op week 4, 8, 12 en 24, NRI
*p < 0,001 vs guselkumab in week 4, 8 en 12
NRI = Non-Responder Imputation
Werkzaamheid bij genitale psoriasis
Een gerandomiseerde, dubbelblinde, placebogecontroleerde studie (IXORA-Q) werd uitgevoerd bij 149 volwassen personen (24% vrouwen) met matige tot ernstige genitale psoriasis (sPGA of Genitalia score van ≥ 3), met een aangedaan lichaamsoppervlak (BSA) van minimaal 1% (60,4% had een BSA ≥ 10%) en die eerder niet of ontoereikend reageerden op ten minste één lokale therapie tegen genitale psoriasis. Patiënten hadden ten minste matige plaque psoriasis (gedefinieerd als een sPGA score ≥ 3 en in aanmerking komende voor fototherapie en/of systemische therapie) gedurende ten minste 6 maanden.
Personen die naar ixekizumab werden gerandomiseerd ontvingen een initiële dosis van 160 mg gevolgd door 80 mg elke 2 weken gedurende 12 weken. Het primaire eindpunt was het aantal patiënten dat ten minste een respons van “0” (schoon) of “1” (minimaal) bereikten op de sPGA of Genitalia (sPGA of Genitalia 0/1). Op week 12 bereikten significant meer personen in de ixekizumab-groep dan in de placebogroep een sPGA of Genitalia 0/1 en een sPGA 0/1 onafhankelijk van de baseline BSA (baseline BSA 1% - < 10% resp. ≥ 10%: sPGA of Genitalia ‘’0” of “1”: ixekizumab 71%, resp. 75%; placebo: 0% resp. 13%). Een significant groter aantal patiënten die met ixekizumab werden behandeld bereikten reductie in PRO’s waaronder ernst van genitale pijn, genitale jeuk, invloed van genitale psoriasis op seksuele activiteit en een Dermatology Quality of Life Index (DLQI).
Tabel 8. Resultaten op week 12 bij volwassenen met genitale psoriasis in de IXORA-Q- studie; NRIa
| Eindpunten | Ixekizumab | Placebo | Verschil t.o.v. placebo (95% BI) |
| Aantal gerandomiseerde patiënten (N) | N=75 | N=74 | |
| sPGA of genitalia “0” of “1” | 73% | 8% | 65% (53%, 77%) |
| sPGA “0” of “1” | 73% | 3% | 71% (60%, 81%) |
| DLQI 0,1b | 45% | 3% | 43% (31%, 55%) |
| N met baseline GPSS Itch NRS Score ≥ 3 | N=62 | N=60 | |
| GPSS genital Itch (≥ 3 punten verbetering) | 60% | 8% | 51% (37%, 65%) |
| N met baseline SFQ Item 2 Score ≥ 2 | N=37 | N=42 | |
| SFQ-item 2 score, “0” (nooit gelimiteerd) of “1” (zelden gelimiteerd) | 78% | 21% | 57% (39%, 75%) |
a Afkortingen: NRI = Non-Responder Imputation; sPGA = static Physician’s Global Assessment; GPSS = Genital Psoriasis Symptom Scale; SFQ = Sexual Frequency Questionnaire; DQLI = Dermatology Quality of Life Index; b Total DLQI score van 0,1 geeft aan dat de conditie van de huid geen enkel effect heeft op het leven van de patiënt. sPGA van “0” of “1” is equivalent aan “schoon” of “minimaal”; NRS = Numeric Rating Scale
Pediatrische plaque psoriasis
In een gerandomiseerde, dubbelblinde, multicenter, placebogecontroleerde studie (IXORA-Peds) werden 201 kinderen geïncludeerd in de leeftijd van 6 tot 18 jaar, met matige tot ernstige plaque psoriasis (vastgesteld met een sPGA-score ≥ 3, waarbij ≥ 10% van het lichaamsoppervlak aangedaan is en een PASI-score ≥ 12) die kandidaat waren voor fototherapie of systemische therapie of die ontoereikend reageerden op lokale therapie.
Patiënten werden gerandomiseerd naar placebo (n=56), etanercept (n=30) of ixekizumab (n=115) met een dosering gestratificeerd naar gewicht:
< 25 kg: 40 mg op week 0 gevolgd door 20 mg Q4W (n=4)
25 kg tot 50 kg: 80 mg op week 0 gevolgd door 40 mg Q4W (n=50) > 50 kg: 160 mg op week 0 gevolgd door 80 mg Q4W (n=147)
Patiënten die naar etanercept werden gerandomiseerd (patiënten met ernstige psoriasis) kregen 0,8 mg/kg, de dosis overschreed de 50 mg niet, elke week vanaf week 0 tot en met week 11.
Na de initiële dubbelblinde inductieperiode van 12 weken kwamen patiënten in aanmerking voor een open-label onderhoudsperiode van 48 weken (van week 12 tot en met week 60), met de juiste dosis ixekizumab op basis van lichaamsgewicht, gevolgd door een verlengingsperiode van maximaal 108 weken.
Klinische respons op week 12
De respons op de behandeling werd na 12 weken beoordeeld en gedefinieerd als het percentage patiënten die het co-primaire eindpunt bereikten van een sPGA-score van “0” (schoon) of “1” (nagenoeg schoon) met ten minste een verbetering van 2 punten t.o.v. de baseline en het percentage patiënten dat een vermindering bereikte van de PASI-score van ten minste 75% (PASI 75) t.o.v. de baseline.
Andere beoordeelde uitkomsten op week 12 omvatten het percentage patiënten die PASI 90, PASI 100, sPGA van “0” en een verbetering van de ernst van jeuk, gemeten aan de hand van een vermindering van ten minste 4 punten op een 11punts numerieke beoordelingsschaal voor jeuk.
Patiënten hadden een mediane baseline PASI score van 17, uiteenlopend van 12 tot 49. De baseline sPGA-score was ernstig of zeer ernstig bij 49%. Van alle patiënten had 22% eerder fototherapie gekregen en 32% eerdere conventionele systemische therapie voor de behandeling van psoriasis. 25% van de patiënten (n=43) was jonger dan 12 jaar (14% van de patiënten [n=24] was 6-9 jaar en 11% van de patiënten [n=19] was 10-11 jaar; 75% (n=128) was 12 jaar of ouder.
De klinische responsen worden getoond in tabel 9.
Tabel 9. Werkzaamheid bij pediatrische patiënten met plaque psoriasis, NRI
| Eindpunten | Ixekizumab a (N=115) n (%) | Placebo (N=56) n (%) | Verschil vs. placebo (95% BI) | Etanerceptb (N=30) n (%) | Verschil vs. etanercept (95% BI)b |
| sPGA “0” (schoon) of “1” (nagenoeg schoon)c | |||||
| week 4 | 55 (48) | 4 (7) | 40,7 (29,3, 52,0)f | 0(0) | 36,8 (21,5, 52,2) |
| week 12c | 93 (81) | 6 (11) | 70,2 (59,3, 81,0)f | 16 (53) | 23,0 (0,6, 45,4) |
| sPGA “0” (schoon)d | 60 (52) | 1 (2) | 50,4 (40,6, 60,2)f | 5 (17) | 46,5 (26,2, 66,8) |
| PASI 75 | |||||
| week 4 | 62 (54) | 5 (9) | 45,0 (33,2, 56,8)f | 3 (10) | 34,7 (15,6, 53,8) |
| week 12 c | 102 (89) | 14 (25) | 63,7 (51,0, 76,4)f | 19 (63) | 20,9 (0,1, 41,7) |
| PASI 90d | 90 (78) | 3 (5) | 72,9 (63,3, 82,5)f | 12 (40) | 36,3 (14,2, 58,5) |
| PASI 100d | 57 (50) | 1 (2) | 47,8 (38,0, 57,6)f | 5 (17) | 43,9 (23,4, 64,3) |
| Jeuk NRS (≥ 4 pun-ten verbetering)d, e | 59 (71) | 8 (20) | 51,1 (35,3, 66,9)f | Niet beoordeeld | --- |
Afkortingen: N = aantal patiënten in de intent-to-treat-populatie; NRI = non-responder imputation. a Op week 0 kregen proefpersonen 160 mg, 80 mg of 40 mg ixekizumab, gevolgd door 80 mg, 40 mg of 20 mg elke 4 weken, afhankelijk van de gewichtsklasse, gedurende 12 weken. b Vergelijkingen met etanercept werden uitgevoerd in de subpopulatie patiënten met ernstige psoriasis (N voor ixekizumab = 38) buiten de VS en Canada.
c Co-primaire eindpunten.
d Resultaten op week 12.
e Jeuk-NRS (verbetering ≥ 4) bij patiënten met een baseline voor jeuk op een NRS ≥ 4. De aantallen ITT-patiënten met een baseline NRS-score ≥ 4 voor jeuk zijn de volgende: ixekizumab, n = 83; PBO, n = 40.
f p < 0.001
Figuur 3. Percentage patiënten in de pediatrische psoriasisstudie tot en met week 12 die PASI 75 bereikten
Patiënten in de behandelgroep met ixekizumab hadden vergeleken met placebo klinisch relevant hogere CDLQI/DLQI (0,1)-responsen op week 12 (NRI). Het verschil tussen de behandelgroepen was zichtbaar vanaf week 4.
Vergeleken met placebo waren er op week 12 grotere veranderingen vs. baseline bij nagelpsoriasis (vastgesteld met de Nail Psoriasis Severity Index [NAPSI=0: ixekizumab 18% (6/34), placebo 0% (0/12]), bij psoriasis op de hoofdhuid (vastgesteld met de Psoriasis Scalp Severity Index [PSSI=0: ixekizumab 69% (70/102), placebo 16% (8/50)]) en bij psoriasis van de handpalmen en voetzolen (vastgesteld met de Psoriasis Palmoplantar Severity Index [PPASI 75; ixekizumab 53% (9/17), placebo 11% (1/9]).
Behoud van respons in week 60 en gedurende maximaal 108 weken
Bij patiënten die continu met ixekizumab werden behandeld, hielden klinisch relevante verbeteringen in de eindpunten voor werkzaamheid aan tot en met week 108:
- PASI 75: 83,0% in week 60; 76,6% in week 108 (NRI)
- sPGA (0,1): 74,5% in week 60; 68,1% in week 108 (NRI)
Artritis psoriatica
Ixekizumab werd onderzocht in twee gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-studies bij 780 patiënten met actieve artritis psoriatica (≥ 3 gezwollen en ≥ 3 pijnlijke gewrichten). Patiënten hadden een diagnose van artritis psoriatica (Classification Criteria for Psoriatic Arthritis [CASPAR] criteria) gedurende een mediaan van 5,33 jaren en hadden bestaande huidlaesies door plaque psoriasis (94,0%) of een gedocumenteerde geschiedenis van plaque psoriasis, met 12,1% van de patiënten met matige tot ernstige plaque psoriasis bij baseline. Meer dan 58,9% en 22,3% van de patiënten met artritis psoriatica had respectievelijk enthesitis en dactylitis bij baseline. Het primaire eindpunt in beide studies was een American College of Rheumatology (ACR) 20 respons op week 24, gevolgd door een langetermijnverlengingsperiode van week 24 tot week 156 (3 jaar).
In artritis psoriatica studie 1 (SPIRIT-P1) werden patiënten die naïef waren voor behandeling met biologicals en die actieve artritis psoriatica hadden, gerandomiseerd naar placebo, adalimumab 40 mg eenmaal per 2 weken (referentie-arm met actieve controle), ixekizumab 80 mg eenmaal per 2 weken (Q2W) of 80 mg eenmaal per 4 weken (Q4W). Beide ixekizumab doseringregimes hadden een startdosis van 160 mg. 85,3% van de patiënten in deze studie was eerder behandeld met ≥ 1 conventioneel tweedelijns antireumaticum (conventional disease-modifying antirheumatic drug –cDMARD). 53% van de patiënten gebruikte gelijktijdig MTX in een gemiddelde weekdosering van 15,8 mg. 67% van de patiënten die gelijktijdig MTX gebruikten, had een dosering van 15 mg of hoger. Patiënten met een ontoereikende respons op week 16 ontvingen rescuetherapie (aanpassing naar de achtergrondtherapie). Patiënten op ixekizumab Q2W of Q4W bleven op de hen oorspronkelijk toegekende dosering met ixekizumab. Patiënten die adalimumab of placebo ontvingen werden 1:1 opnieuw gerandomiseerd naar ixekizumab Q2W of Q4W op week 16 of 24, gebaseerd op hun responderstatus. 243 patiënten voltooiden de verlengingsperiode van 3 jaar op ixekizumab.
In artritis psoriatica studie 2 (SPIRIT-P2) waren patiënten opgenomen die eerder waren behandeld met een anti-TNF middel en stopten met het anti-TNF middel vanwege óf gebrek aan werkzaamheid óf intolerantie (anti-TNF-IR patiënten). Patiënten werden gerandomiseerd naar placebo, ixekizumab 80 mg eenmaal per 2 weken (Q2W) of 80 mg eenmaal per 4 weken (Q4W). Beide ixekizumab doseringen hadden een startdosis van 160 mg. 56% en 35% van de patiënten hadden een ontoereikende respons met respectievelijk 1 anti-TNF middel of 2 anti-TNF-middelen. In SPIRIT-P2 werden 363 patiënten geëvalueerd van wie 41% gelijktijdig MTX gebruikten in een gemiddelde week- dosering van 16,1 mg. 73,2% van de patiënten die gelijktijdig MTX gebruikten, had een dosering van 15 mg of hoger. Patiënten met een ontoereikende respons op week 16 ontvingen rescuetherapie (aanpassing naar de achtergrondtherapie). Patiënten op ixekizumab Q2W of Q4W bleven op de hen oorspronkelijk toegekende dosering met ixekizumab. Patiënten die placebo ontvingen werden 1:1 opnieuw gerandomiseerd naar ixekizumab Q2W of Q4W op week 16 of 24, gebaseerd op hun responderstatus. 168 patiënten voltooiden de verlengingsperiode van 3 jaar op ixekizumab.
Tekenen en verschijnselen
Behandeling met ixekizumab resulteerde in significante verbetering van de ziekte-activiteit op week 24 vergeleken met placebo (zie tabel 10).
Tabel 10. Resultaten werkzaamheid in SPIRIT-P1 en SPIRIT-P2 op week 24
| SPIRIT-P1 | SPIRIT-P2 | ||||||||||
| Eindpunten | Verschil in responsratio t.o.v. placebo (95% BI) | Verschil in responsratio t.o.v. placebo (95% BI) | |||||||||
| PBO (N = 106) | Ixekizu-mab Q4W (N = 107) | Ixekizu-mab Q2W (N = 103) | ADA (N = 101) | Ixekizu-mab Q4W | Ixekizu-mab Q2W | PBO (N = 118) | Ixekizu-mab Q4W (N = 122) | Ixekizu-mab Q2W (N = 123) | Ixekizu-mab Q4W | Ixekizu-mab Q2W | |
| ACR 20 respons, n (%) | |||||||||||
| Week 24 | 32 (30,2) | 62 (57,9) | 64 (62,1) | 58 (57,4) | 27,8 (15,0; 40,6)c | 31,9 (19,1; 44,8)c | 23 (19,5) | 65 (53,3) | 59 (48,0) | 33,8 (22,4; 45,2)c | 28,5 (17,1; 39,8)c |
| ACR 50 respons, n (%) | |||||||||||
| Week 24 | 16 (15,1) | 43 (40,2) | 48 (46,6) | 39 (38,6) | 25,1 (13,6; 36,6)c | 31,5 (19,7; 43,3)c | 6 (5,1) | 43 (35,2) | 41 (33,3) | 30,2 (20,8; 39,5)c | 28,3 (19,0; 37,5)c |
| ACR 70 respons, n (%) | |||||||||||
| Week 24 | 6 (5,7) | 25 (23,4) | 35 (34,0) | 26 (25,7) | 17,7 (8,6; 26,8)c | 28,3 (18,2; 38,5)c | 0 | 27 (22,1) | 15 (12,2) | 22,1 (14,8; 29,5)c | 12,2 (6,4; 18,0)c |
| Minimale ziekte activiteit (MDA) n (%) | |||||||||||
| Week 24 | 16 (15,1) | 32 (29,9) | 42 (40,8) | 32 (31,7) | 14,8 (3,8; 25,8)a | 25,7 (14,0, 37,4)c | 4 (3,4) | 34 (27,9) | 29 (23,6) | 24,5 (15,9; 33,1)c | 20,2 (12,0; 28;4)c |
| ACR 50 en PASI 100 bij patiënten met ≥ 3% BSA psoriasis aantasting van de huid op baseline, n (%) | |||||||||||
| Week 24 | 1 (1,5) | 21 (28,8) | 19 (32,2) | 9 (13,2) | 27,3 (16,5; 38,1)c | 30,7 (18,4; 43,0)b | 0 (0,0) | 12 (17,6) | 10 (14,7) | 17,6 (8,6; 26,7)c | 14,7 (6,3; 23,1)c |
Afkortingen: ACR20/50/70 = American College of Rheumatology 20%/50%/70% respons percentage; ADA = adalimumab; BSA = body surface area (lichaamsoppervlak); BI = Betrouwbaarheidsinterval; Q4W = ixekizumab 80 mg elke 4 weken; Q2W = ixekizumab 80 mg elke 2 weken; N =aantal patiënten in de analyse populatie; n = aantal patiënten in de gespecificeerde categorie; NRI = non-responder imputation; PASI 100 = psoriasis area and severity index 100% verbetering; PBO = placebo. Opmerking: patiënten die op week 16 rescuemedicatie hebben ontvangen of die gestopt zijn of waarvan data ontbreekt zijn toegerekend als non-responders voor de week 24 analyses. Gelijktijdig gebruikte cDMARD’s zijn methotrexaat, leflunomide en sulfasalazine. a p < 0,05; b p < 0,01; c p < 0,001 vergeleken met placebo.
Bij patiënten met reeds bestaande dactylitis of enthesitis resulteerde behandeling met ixekizumab Q4W in een verbetering van de dactylitis en enthesitis in week 24 in vergelijking met placebo (resolutie 78% vs 24%; p < 0,001, resp. 39% vs. 21%; p < 0,01).
Bij patiënten met ≥ 3% BSA was de verbetering van de huid in week 12 gemeten als 75% verbetering in de Psoriasis Area Severity Index (PASI 75) 67% (91/141) bij patiënten die behandeld werden met het Q4W doseringsregime en 9% (12/134) voor patiënten behandeld met placebo (p < 0,001). Het aandeel patiënten dat een respons van PASI 75, PASI 90 en PASI 100 haalde op week 24 was groter met ixekizumab Q4W in vergelijking met placebo (p < 0,001). Bij patiënten met gelijktijdige matige tot ernstige psoriasis en artritis psoriatica liet het ixekizumab Q2W doseringsregime een significant hoger responspercentage zien voor PASI 75, PASI 90 en PASI 100 in vergelijking met placebo (p < 0,001) en liet een klinisch relevant voordeel zien t.o.v. het Q4W doseringsregime.
De responsen op behandeling met ixekizumab waren significant groter dan met placebo, al vanaf week 1 voor ACR 20, week 4 voor ACR 50 en week 8 voor ACR 70, en hielden aan tot en met week 24; de effecten hielden tot 3 jaar aan bij de patiënten die in de studie bleven.
Figuur 4. ACR 20 respons in SPIRIT-P1 over de tijd gezien tot en met week 24
Voor zowel ixekizumab Q2W als voor Q4W: b p < 0,01 en c p < 0,001 in vergelijking met placebo.
In SPIRIT-P1 en SPIRIT-P2 zijn vergelijkbare responsen gezien voor ACR 20/50/70 bij patiënten met artritis psoriatica ongeacht of zij wel of niet gelijktijdig cDMARD’s kregen, waaronder behandeling met methotrexaat.
In SPIRIT-P1 en SPIRIT-P2 zijn verbeteringen aangetoond in alle onderdelen van de ACR scores inclusief de patiëntbeoordeling van de pijn. Op week 24 was het deel van de patiënten dat een aangepaste Psoriatic Arthritis Response Criteria (PsARC) respons haalde groter bij patiënten die met ixekizumab werden behandeld dan met placebo.
In SPIRIT-P1 hield de werkzaamheid aan tot aan week 52 zoals beoordeeld volgens ACR 20/50/70, MDA, resolutie van enthesitis, resolutie van dactylitis, en PASI 75/90/100 responspercentages.
De werkzaamheid en veiligheid van ixekizumab werden aangetoond onafhankelijk van leeftijd, geslacht, ras, duur van de ziekte, lichaamsgewicht op baseline, psoriasis bij baseline, baseline CRP, baseline DAS28-CRP, gelijktijdig gebruik van corticosteroïden en eerdere behandeling met een biological. Ixekizumab was effectief bij patiënten die naïef waren voor behandeling met biologicals, patiënten die waren blootgesteld aan biologicals en patiënten bij wie behandeling met biologicals had gefaald.
In SPIRIT-P1 voltooiden 63 patiënten een behandeling van 3 jaar met ixekizumab Q4W. Onder de 107 patiënten die waren gerandomiseerd naar ixekizumab Q4W (NRI-analyse in de ITT-populatie) werd in week 156 bij respectievelijk 54 patiënten (50%), 41 patiënten (38%), 29 patiënten (27%) en 36 patiënten (34%) een ACR20-, ACR50-, ACR70- en MDA-respons waargenomen.
In SPIRIT-P2 voltooiden 70 patiënten een behandeling van 3 jaar met ixekizumab Q4W. Onder de 122 patiënten die waren gerandomiseerd naar ixekizumab Q4W (NRI-analyse in de ITT-populatie) werd in week 156 bij respectievelijk 56 patiënten (46%), 39 patiënten (32%), 24 patiënten (20%) en 33 patiënten (27%) een ACR20-, ACR50-, ACR70- en MDA-respons waargenomen.
Radiografische respons
In SPIRIT-P1 is de remming van progressie van structurele schade radiografisch beoordeeld en uitgedrukt in de verandering in aangepaste Total Sharp Score (mTSS) en zijn componenten, de Erosion Score (ES) en de Joint Space Narrowing score (JSN) op weken 24 en 52 ten opzichte van de uitgangswaarde. De gegevens uit week 24 zijn weergegeven in tabel 11.
Tabel 11. Verandering in aangepaste Total Sharp Score in SPIRIT-P1
Verschil met placebo (95% BI) | ||||||
| PBO (N = 106) | Ixekizumab Q4W (N = 107) | Ixekizumab Q2W (N = 103) | ADA (N = 101) | Ixekizumab Q4W | Ixekizumab Q2W | |
| Baseline score, gemiddelde (SD) | 17,6 (28,62) | 19,2 (32,68) | 15,2 (28,86) | 15,9 (27,37) | nvt | nvt |
| Verandering t.o.v. baseline op week 24, LSM (SF) | 0,51 (0,092) | 0,18 (0,090) | 0,09 (0,091) | 0,13 (0,093) | -0,33 (-0,57; -0,09)b | -0,42 (-0,66; -0,19)c |
Afkortingen: ADA = adalimumab; BI = betrouwbaarheidsinterval; Q4W = ixekizumab 80 mg elke 4 weken; Q2W = ixekizumab 80 mg elke 2 weken; LSM = least squares mean; N = aantal patiënten in de analyse populatie; PBO = placebo; SF = standaardfout; SD = standaarddeviatie. b p < 0,01; c p < 0,001 in vergelijking met placebo.
Radiografisch vastgestelde progressie van gewrichtsschade werd geremd door ixekizumab (tabel 11) op week 24 en het percentage patiënten zonder radiografisch vastgestelde progressie van gewrichtsschade (gedefinieerd als een verandering t.o.v. baseline in mTSS van ≤ 0,5) vanaf randomisatie tot week 24 was 94,8% voor ixekizumab Q2W (p < 0,001), 89,0% voor ixekizumab Q4W (p=0,026), en 95,8% voor adalimumab (p < 0,001), allen in vergelijking met 77,4% voor placebo. Op week 52 was de gemiddelde verandering t.o.v. de uitgangswaarde in mTSS 0,27 voor placebo/ixekizumab Q4W; 0,54 voor ixekizumab Q4W/ixekizumab Q4W en 0,32 voor adalimumab/ixekizumab Q4W. Het percentage patiënten zonder radiografisch vastgestelde progressie van gewrichtsschade vanaf randomisatie tot week 52 was 90,9% voor placebo/ixekizumab Q4W; 85,6% voor ixekizumab Q4W/ixekizumab Q4W en 89,4% voor adalimumab/ixekizumab Q4W. Ten opzichte van baseline hadden patiënten geen structurele progressie (gedefinieerd als mTSS ≤ 0,5) in de behandelarmen als volgt: placebo/ixekizumab Q4W 81,5% (N=22/27), ixekizumab Q4W/ixekizumab Q4W 73,6% (N=53/72) en adalimumab/ixekizumab Q4W 88,2% (N=30/34).
Fysiek functioneren en gezondheidsgerelateerde kwaliteit van leven
In zowel SPIRIT-P1 als SPIRIT-P2 lieten patiënten die behandeld zijn met ixekizumab Q2W (p < 0,001) en Q4W (p < 0,001) een significante verbetering in fysiek functioneren zien in vergelijking met placebo-behandelde patiënten zoals beoordeeld met de Health Assessment Questionnaire-Disability Index (HAQ-DI) op week 24. Deze verbetering hield aan tot en met week 52 in SPIRIT-P1.
Patiënten die met ixekizumab werden behandeld meldden verbeteringen in
gezondheidsgerelateerde kwaliteit van leven zoals gemeten met de Physical Component Summary of the Short Form-36 Health Survey (SF-36 PCS)- score (p < 0,001). Er werden ook verbeteringen gezien in moeheid zoals beoordeeld met de Fatigue severity NRS scores (p < 0,001).
Postmarketing fase 4, direct vergelijkende studie
De werkzaamheid en veiligheid van ixekizumab zijn onderzocht in een multicenter, gerandomiseerde, open-label, geblindeerde beoordelaar, parallelgroepen studie (SPIRIT-H2H) vergeleken met adalimumab (ADA) bij 566 patiënten met PsA die naïef waren voor behandeling met biologische disease-modifying anti-rheumatic drugs (bDMARD). Patiënten werden gestratificeerd naar baseline gebaseerd op gelijktijdig gebruik van cDMARD en aanwezigheid van matige tot ernstige psoriasis (PASI≥ 12, BSA≥ 10 en sPGA≥ 3).
Ixekizumab was superieur t.o.v. ADA op het primaire eindpunt: het gelijktijdig bereiken van een ACR 50 en PASI 100 respons op week 24 (ixekizumab 36,0% vs ADA 27,9%; p=0,036; 95% betrouwbaarheids-interval [0,5%, 15,8%]. Ixekizumab liet ook non-inferioriteit zien (pre-gespecificeerde marge van -12%) t.o.v. ADA op ACR 50 (ITT analyse: ixekizumab 50,5% vs ADA 46.6%; 3,9% verschil vs. ADA; 95% betrouwbaarheidsinterval [-4,3%; 12,1%]; PPS analyse ixekizumab: 52,3%, ADA: 53,1%, verschil: -0,8% [BI: -10,3%; 8,7%]) en superioriteit op PASI 100 op week 24 (60,1% met ixekizumab vs 46,6% met ADA, p=0,001), welke de belangrijkste secundaire eindpunten waren van de studie. In week 52 bereikte een groter aantal met ixekizumab behandelde patiënten tegelijkertijd ACR50 en PASI 100 [39% (111/283) vs. 26% (74/283)] en PASI 100 [64% (182/283) vs. 41% (117/283)] versus ADA. De behandeling met ixekizumab en ADA resulteerde in vergelijkbare ACR50-responsen [49,8% (141/283) vs. 49,8% (141/283)]. Responsen op ixekizumab waren consistent wanneer toegepast als monotherapie of met gelijktijdig gebruik van methotrexaat.
Figuur 5. Primair eindpunt (gelijktijdige ACR 50 & PASI 100) en belangrijkste secundaire eindpunten (ACR 50; PASI 100) responspercentages week 0 – 24 [ITT populatie, NRI]**
** Ixekizumab 160 mg op week 0, vervolgens 80 mg elke 2 weken tot week 12 en elke 4 weken hierna, voor patiënten met matige tot ernstige plaque psoriasis of 160 mg op week 0, vervolgens 80 mg elke 4 weken voor andere patiënten, ADA 80 mg op week 0, vervolgens 40 mg elke 2 weken vanaf week 1 voor patiënten met matige tot ernstige plaque psoriasis of 40 mg op week 0, vervolgens 40 mg elke 2 weken voor andere patiënten.
Significantie alleen gegeven voor pre-gedefinieerd, op multipliciteit getest eindpunt.
Axiale spondyloartritis
Ixekizumab werd in 3 gerandomiseerde, placebo-gecontroleerde studies (twee bij radiografische en één bij niet-radiografische axiale spondyloartritis) onderzocht bij in totaal 960 volwassen patiënten met axiale spondyloartritis.
Radiografische axiale spondyloartritis
Ixekizumab werd bij in totaal 657 patiënten onderzocht in 2 gerandomiseerde, placebo-gecontroleerde, dubbelblinde studies (COAST-V en COAST-W) bij volwassen patiënten met actieve ziekte zoals gedefinieerd volgens de Bath Ankylosing Spondylitis Disease Activity Index (BASDAI) van ≥ 4 en op een numerieke waarderingsschaal een totale rugpijn van ≥ 4 ondanks therapie met niet-steroïdale ontstekingsremmers (NSAID’s). Binnen beide studies hadden patiënten bij baseline gemiddeld 17 jaar (mediaan van 16 jaar) verschijnselen. Ongeveer 32% van de patiënten gebruikte gelijktijdig een cDMARD bij baseline.
COAST-V evalueerde 341 biological-naïeve patiënten behandeld met ofwel ixekizumab 80 mg of 160 mg op week 0 gevolgd door 80 mg elke 2 weken (Q2W) of 4 weken (Q4W), adalimumab 40 mg elke 2 weken, of met placebo. Patiënten die placebo ontvingen werden op week 16 opnieuw gerandomiseerd naar ixekizumab (startdosis van 160 mg gevolgd door 80 mg of Q2W of Q4W). Op week 16 werden patiënten die adalimumab ontvingen opnieuw gerandomiseerd naar ixekizumab (80 mg Q2W of Q4W).
COAST-W evalueerde 316 patiënten die eerdere ervaring hadden met 1 of 2 TNF-remmers (90% reageerde ontoereikend en 10% verdroeg geen TNF-remmers). Alle patiënten werden behandeld met ixekizumab 80 mg of 160 mg op week 0 gevolgd door 80 mg Q2W of Q4W, of met placebo. Op week 16 werden patiënten die placebo ontvingen opnieuw gerandomiseerd naar ixekizumab (startdosis van 160 mg gevolgd door 80 mg of Q2W of Q4W).
Het primaire eindpunt in beide studies was het percentage patiënten dat een Assessment of Spondyloarthritis International Society 40 (ASAS40) respons bereikte op week 16.
Klinische respons
In beide studies lieten de patiënten die met ixekizumab 80 mg Q2W of 80 mg Q4W werden behandeld op week 16 grotere verbeteringen zien in de ASAS40 en ASAS20 responsen vergeleken met placebo (tabel 12). De responsen waren vergelijkbaar tussen patiënten en niet afhankelijk van de gebruikte comedicatie. In COAST-W werden responsen gezien ongeacht het aantal eerder gebruikte TNF-remmers.
Tabel 12 Werkzaamheidsresultaten in COAST-V en COAST-W op week 16
| COAST-V, biological-naïef | COAST-W, ervaring met TNF-remmer | ||||||
| Ixekizu-mab 80 mg Q4Wa (N=81) | Placebo (N=87) | Verschil t.o.v. placebo g | Adalimumab 40 mg Q2W (N=90) | Ixekizu-mab 80 mg Q4Wc (N=114) | Placebo (N=104) | Verschil t.o.v. placebo | |
| ASAS20 responsb, n (%), NRI | 52 (64,2%) | 35 (40,2%) | 24,0 (9,3, 38,6) ** | 53 (58,9%) | 55 (48,2%) | 31 (29,8%) | 18,4 (5,7, 31,1) ** |
| ASAS40 responsb,c, n (%), NRI | 39 (48,1%) | 16 (18,4%) | 29,8 (16,2, 43,3) *** | 32 (35,6%) | 29 (25,4%) | 13 (12,5%) | 12,9 (2,7, 23,2) * |
| ASDAS | |||||||
| Verandering t.o.v. baseline Baseline | -1,4 3,7 | -0,5 3,9 | -1,0 (-1,3, -0,7) *** | -1,3*** 3,7 | -1,2 4,2 | -0,1 4,1 | -1,1 (-1,3, -0,8) *** |
| BASDAI score | |||||||
| Verandering t.o.v. baseline Baseline | -2,9 6,8 i | -1,4 6,8 i | -1,5 (-2,1, -0,9) *** | -2,5*** 6,7 i | -2,2 7,5 | -0,9 7,3 | -1,2 (-1,8, -0,7) *** |
| MRI van de wervelkolom SPARCCd | |||||||
| Verandering t.o.v. baseline Baseline | -11,0 14,5 | -1,5 15,8 | -9,5 (-12,6, -6,4) *** | -11,6*** 20,0 | -3,0 8,3 | 3,3 6,4 | -6,3 (-10,0, - 2,5) ** |
| BASDAI50e n (%), NRI | 34 (42,0%) | 15 (17,2%) | 24,7 (11,4, 38,1) *** | 29 (32,2%)* | 25 (21,9%)i | 10 (9,6%)i | 12,3 (2,8, 21,8)* |
| ASDAS < 2.1, n (%) (lage ziekte-activiteit), NRI | 35 (43,2%)h | 11 (12,6%)h | 30,6 (17,7, 43,4) *** | 34 (37,8%)*** h | 20 (17,5%) | 5 (4,8%) | 12,7 (4,6, 20,8) ** |
| ASDAS < 1.3, n (%) (inactieve ziekte), NRI | 13 (16,0%) | 2 (2,3%) | 13,8 (5,2, 22,3) ** | 14 (15,6%)** | 4 (3,5%)i | 1 (1,0%)i | 2,5 (-1,3, 6,4) |
ASAS HIf Verandering t.o.v. baseline Baseline | -2,4 7,5 | -1,3 8,1 | -1,1 (-2,0, -0,3) * | -2,3* 8,2 | -1,9 10,0 | -0,9 9,0 | -1,0 (-1,9, - 0,1) * |
SF-36 PCS Verandering t.o.v. baseline Baseline | 7,7 34,0 | 3,6 32,0 | 4,1 (1,9, 6,2) *** | 6,9** 33,5 | 6,6 27,5 | 1,4 30,6 | 5,2 (3,0, 7,4) *** |
Afkortingen: N = aantal patiënten in de intent-to-treat-populatie; NRI = non-responder imputation; patiënten waarvan de gegevens ontbraken werden aangeduid als non-responders. ASAS HI = Assessment of SpondyloArthritis International Society Health Index; ASDAS = Ankylosing Spondylitis Disease Activity Score; BASDAI = Bath Ankylosing Spondylitis Disease Activity Index; CFB = gemiddelde verandering van de kleinste kwadraten t.o.v. baseline op week 16; MRI van de wervelkolom SPARCC = Spondyloarthritis Research Consortium of Canada Magnetic Resonance Imaging Scoring of the Spine (23 discovertebrale eenhedenschaal)
a Op week 0 ontvingen patiënten 80 mg of 160 mg ixekizumab.
b Een ASAS20-respons wordt gedefinieerd als ≥ 20% verbetering en een absolute verbetering t.o.v. baseline van ≥ 1 eenheid (spreiding van 0 tot 10) in ≥ 3 van 4 domeinen (Patient Global, rugpijn, functie en ontsteking) en geen verslechtering van ≥ 20% en ≥ 1 eenheid (spreiding 0 tot 10) in het resterende domein. Een ASAS40-respons wordt gedefinieerd als een verbetering van ≥ 40% en een absolute verbetering t.o.v. baseline van ≥ 2 eenheden in ≥ 3 van 4 domeinen zonder enige verslechtering in het resterende domein.
c Primair eindpunt.
d De aantallen ITT-patiënten met magnetische kernspingegevens (MRI) bij baseline zijn als volgt: COAST-V: ixekizumab, n = 81; placebo, n = 82; ADA, n = 85. COAST-W: ixekizumab, n = 58; placebo, n = 51.
e BASDAI50-respons wordt gedefinieerd als een verbetering van ≥ 50% van de BASDAI-score bij baseline.
f ASAS HI: beoordeling van de SpondyloArthritis International Society Health Index (ASAS HI) binnen alle domeinen.
g De gerapporteerde waardes zijn verschil in % (95%-BI) voor categorie-variabelen en verschil in LSM (95%-BI) voor continue variabelen.
h Post hoc-analyse, niet gecorrigeerd voor multipliciteit.
i Vooraf gespecificeerd, maar niet binnen het multipliciteitgecontroleerde schema. * p < 0,05; * p < 0,01; * p < 0,001 vergeleken met placebo.
Er waren verbeteringen in de belangrijke componenten van de ASAS40-responscriteria (rugpijn, BASFI, globale beoordeling van de patiënt, stijfheid) en andere maten voor ziekte-activiteit waaronder CRP op week 16.
Figuur 6. Percentage patiënten dat ASAS40-responsen bereikte tot en met week 16 in COAST-V en COAST-W, NRIa
a Patiënten met ontbrekende gegevens werden aangeduid als non-respondenten. * p < 0,05; ** p < 0,01; *** p < 0,001 vergeleken met placebo.
Een vergelijkbare respons in ASAS40 werd gezien bij patiënten ongeacht baseline-CRP-spiegels, baseline-ASDAS-scores en SPARCC-scores van MRI’s van de wervelkolom. De ASAS40-respons werd aangetoond ongeacht leeftijd, geslacht, ras, ziekteduur, baseline-lichaamsgewicht, baseline-BASDAI-score en eerdere behandeling met biologicals.
In COAST-V en COAST-W hield de werkzaamheid aan tot week 52, beoordeeld volgens de eindpunten gepresenteerd in tabel 12 met inbegrip van ASAS20, ASAS40, ASDAS, BASDAI en ASAS HI responspercentages.
Gezondheidsgerelateerde uitkomsten
Versus placebo werden er al vanaf week 1 verbeteringen gezien van rugpijn, deze hielden aan tot en met week 16 [ixekizumab versus placebo: COAST-V -3,2 versus -1,7; COAST-W -2,4 versus -1,0]; verbetering in vermoeidheid en spinale mobiliteit werd aangetoond na 16 weken versus placebo. Verbeteringen in rugpijn, vermoeidheid en spinale mobiliteit hielden aan tot en met week 52.
Niet-radiografische axiale spondyloartritis
Ixekizumab werd in een gerandomiseerde, dubbelblinde, placebo-gecontroleerde studie van 52 weken (COAST-X) onderzocht bij 303 volwassen patiënten met actieve axiale spondyloartritis met een duur van ten minste 3 maanden. Patiënten moesten objectieve ontstekingsverschijnselen hebben gehad zoals aangetoond door een verhoogd C-reactief proteïne (CRP) en/of sacroiliitis aangetoond via magnetische kernspinresonantie (MRI) en geen definitief radiografisch bewijs van structurele schade aan de sacro-iliacale gewrichten. Patiënten hadden actieve ziekte zoals gedefinieerd met een Bath Ankylosing Spondylitis Disease Activity Index (BASDAI) van ≥ 4, en rugpijn ≥ 4 op een numerieke waarderingsschaal (NRS) van 0 tot 10, ondanks therapie met niet-steroïdale ontstekingsremmers (NSAID’s). Patiënten werden behandeld met ixekizumab 80 mg of 160 mg op week 0 gevolgd door 80 mg Q2W of 80 mg Q4W, of met placebo. Doseringsaanpassingen en/of starten met gelijktijdig gebruikte medicijnen (NSAID’s, cDMARD’s, corticosteroïden, analgetica) waren toegestaan vanaf week 16.
Bij baseline hadden patiënten verschijnselen van niet-radiografische axSpA gedurende gemiddeld 11 jaar. Ongeveer 39% van de patiënten gebruikte gelijktijdig een cDMARD. 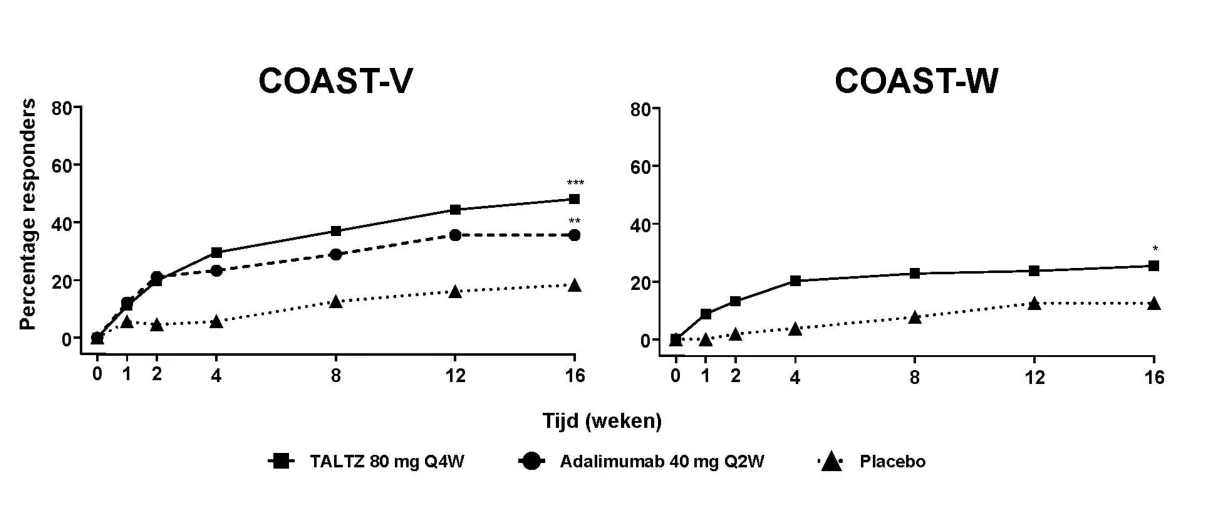
Het primaire eindpunt was het percentage patiënten dat een Assessment of Spondyloarthritis International Society 40 (ASAS40)-respons op week 16 bereikte.
Klinische respons
In vergelijking met placebo bereikten grotere percentages patiënten die met ixekizumab 80 mg Q4W werden behandeld een ASAS40-respons op week 16 (tabel 13). De responsen waren vergelijkbaar ongeacht gelijktijdig gebruikte therapieën.
Tabel 13. Werkzaamheidsresultaten op week 16 in COAST-X, NRIa,b
Ixekizumab 80 mg Q4Wc (N=96) | Placebo (N=105) | Verschil t.o.v. placebo h | |
| ASAS20 responsd, n (%), NRI | 52 (54,2%) | 41 (39,0%) | 15,1 (1,5, 28,8)* |
| ASAS40 responsd,e, n (%), NRI | 34 (35,4%) | 20 (19,0%) | 16,4 (4,2, 28,5)** |
| ASDAS | |||
| Verandering t.o.v. baseline Baseline | -1,1 3,8 | -0,6 3,8 | -0,5 (-0,8, -0,3) *** |
| BASDAI-score | |||
| Verandering t.o.v. baseline Baseline | -2,2 7,0 | -1,5 7,2 | -0,7 (-1,3, -0,1) * |
| MRI SIJ SPARCCf | |||
| Verandering t.o.v. baseline Baseline | -3,4 5,1 | -0,3 6,3 | -3,1 (-4,6, -1,6) *** |
ASDAS < 2.1, n (%) (Lage ziekte-activiteit), NRIg | 26 (27,7%) | 13 (12,4%) | 15,3 (4,3, 26,3) ** |
| SF-36 PCS | |||
| Verandering t.o.v. baseline Baseline | 8,1 33,5 | 5,2 32,6 | 2,9 (0,6, 5,1) * |
a Afkortingen: N = aantal patiënten in de intent-to-treat-populatie; NRI = non-responder imputation; ASDAS = Ankylosing Spondylitis Disease Activity Score; BASDAI = Bath Ankylosing Spondylitis Disease Activity Index; Verandering t.o.v. baseline = verandering van de kleinste kwadraten t.o.v. baseline op week 16; MRI SIJ SPARCC = Spondyloarthritis Research Consortium of Canada magnetische kernspinuitslag van het sacro-iliacale gewricht.
b Patiënten waarvan de gegevens ontbraken werden aangeduid als non-responders. c Op week 0 kregen patiënten 80 mg of 160 mg ixekizumab.
d Een ASAS20-respons wordt gedefinieerd als ≥ 20% verbetering en een absolute verbetering t.o.v. baseline van ≥ 1 eenheid (spreiding van 0 tot 10) in ≥ 3 van 4 domeinen (Patient Global, rugpijn, functie en ontsteking) en geen verslechtering van ≥ 20% en ≥ 1 eenheid (spreiding 0 tot 10) in het resterende domein. Een ASAS40-respons wordt gedefinieerd als ≥ 40% verbetering en een absolute verbetering t.o.v. baseline van ≥ 2 eenheden in ≥ 3 van 4 domeinen zonder enige verslechtering in het resterende domein
e Primair eindpunt op week 16.
f De aantallen ITT-patiënten met MRI-gegevens bij baseline zijn als volgt: ixekizumab, n = 85; placebo, n = 90.
g Patiënten waarvan de gegevens ontbraken werden aangeduid als non-responders. Percentages zijn gebaseerd op het aantal patiënten in de ITT-populatie met een baseline ASDAS ≥ 2,1. h De gerapporteerde waardes zijn verschil in % (95%-BI) voor categorie-variabelen en verschil in LSM (95%-BI) voor continue variabelen.
* p < 0,05; * p < 0,01; * p < 0,001 vergeleken met placebo.
Op week 16 werd een verbetering gezien van de belangrijke componenten van de ASAS40-responscriteria (rugpijn, BASFI, globale beoordeling van de patiënt, stijfheid) en andere maten voor ziekte-activiteit lieten significante klinische verbetering.
Figuur 7. Percentage patiënten dat een ASAS40-respons bereikte tot en met week 16 in COAST-X, NRIa
a Patiënten met ontbrekende gegevens werden geteld als non-respondenten. ** p < 0,01 vergeleken met placebo.
De werkzaamheid hield aan tot aan week 52 zoals vastgesteld met behulp van de eindpunten die in tabel 13 worden getoond.
Gezondheidsgerelateerde uitkomsten
Er werden al vanaf week 1 verbeteringen aangetoond versus placebo van rugpijn; deze hielden aan tot en met week 16 [ixekizumab versus placebo: COAST-X: -2,4 versus -1,5]. Tevens bereikten patiënten die ixekizumab ontvingen een goede gezondheidsstatus (ASA HI van ≤ 5) versus placebo op week 16 en week 52.
Langetermijnuitkomsten van axiale spondyloartritis
Patiënten die een van de drie pivotale studies COAST-V/-W/-X (52 weken) voltooiden, kregen de mogelijkheid om deel te nemen aan een langetermijnverlengings- en gerandomiseerde onttrekkingsstudie (COAST-Y, met respectievelijk 350 en 423 geïncludeerde patiënten op respectievelijk ixekizumab Q4W en Q2W). Van de 157/773 patiënten (20,3%) die remissie bereikten (Ankylosing Spondylitis Disease Activity Score [ASDAS] tenminste eenmaal <1,3 en geen ASDAS-score ≥2,1, op week 16 en week 20), werden 155 patiënten, die tot 76 weken waren behandeld met ixekizumab, op week 24 gerandomiseerd in de COAST-Y studie (placebo, n=53; ixekizumab Q4W, n=48; en ixekizumab Q2W, n=54). Van deze patiënten voltooiden 148 patiënten (95,5%) het bezoek op week 64 (placebo, n=50; ixekizumab Q4W, n=47; ixekizumab Q2W, n=51). Het primaire eindpunt was het deel van de patiënten in de gerandomiseerde onttrekkingspopulatie dat geen opvlamming had gedurende week 24 tot week 64 (samengevoegde ixekizumab Q2W en ixekizumab Q4W-groepen versus placebo). Een significant groter deel van de patiënten (NRI) in de samengevoegde ixekizumab-groepen (83,3% (85/102), p<0,001) en ixekizumab Q4W (83,3% (40/48), p=0,003) had geen opvlamming gedurende week 24 tot week 64, in vergelijking met de patiënten die overgezet werden van ixekizumab naar placebo (54,7% (29/53)). In vergelijking met placebo (Log-Rank Test respectievelijk p<0,001 en p<0,01) werd de tijd tot een opvlamming significant vertraagd door ixekizumab (in beide samengevoegde ixekizumab -groepen en in de ixekizumab Q4W-groep).
Bij de patiënten die continu behandeld werden met ixekizumab Q4W (n=157) hield de ASAS40, ASDAS <2,1 en de BASDAI50-respons aan tot week 116.
Juveniele idiopathische artritis
Juveniele artritis psoriatica (JPsA) en aan enthesitis gerelateerde artritis (ERA) De werkzaamheid en veiligheid van ixekizumab werd gedurende 16 weken na aanvang van de behandeling onderzocht in een multicenter, open-label, werkzaamheid, veiligheid, verdraagbaarheid en farmacokinetisch onderzoek (COSPIRIT-JIA) van subcutaan ixekizumab met adalimumab-referentiearm, bij kinderen van 2 tot 18 jaar met JPsA of ERA. Het primaire eindpunt van de studie was het bepalen van het percentage patiënten dat voldeed aan de JIA ACR 30 (30% verbetering in de criteria van het American College of Rheumatology)-responscriteria in week 16.
Twintig patiënten werden willekeurig toegewezen aan ixekizumab en 20 patiënten aan adalimumab. Randomisatie werd gestratificeerd op basis van de JIA-categorie (JPsA of ERA). De overige patiënten die bDMARD-naïef waren of bDMARD-ervaring hadden, kregen ixekizumab toegewezen. Patiënten die aan het onderzoek deelnamen, hoefden geen gedocumenteerde ontoereikende respons te hebben op eerdere behandeling.
In de ixekizumab-groep (N = 81) waren de subtypes van JIA-patiënten bij aanvang van de studie: 33,3% JPsA en 66,7% ERA; met 74,1% (60/81) bDMARD- naïeve patiënten en 33,3% (27/81) JPsA cDMARD-naïef patiënten. In totaal kreeg 72,8% van de met ixekizumab behandelde patiënten ten minste 1 gelijktijdige JIA-therapie tijdens de periode van de open-label behandeling (OLT). Bij 40,7% van de patiënten werd gelijktijdig gebruik van methotrexaat bij aanvang gemeld, bij 4,9% werd gelijktijdig gebruik van sulfasalazine bij baseline gemeld, bij 49,4% werd gelijktijdig gebruik van NSAID’s bij aanvang gemeld en bij 11,1% werd gelijktijdig gebruik van glucocorticoïden bij aanvang gemeld.
Patiënten die waren toegewezen aan ixekizumab (N = 81) kregen een dosering gestratificeerd naar gewicht als volgt:
10 tot < 25 kg: 40 mg op week 0 gevolgd door 20 mg Q4W (n = 6)
25 kg tot 50 kg: 80 mg op week 0 gevolgd door 40 mg Q4W (n = 20) > 50 kg: 160 mg op week 0 gevolgd door 80 mg Q4W (n = 55)
Voor de gerandomiseerde bDMARD-naïeve patiënten was het JIA ACR 30-responspercentage in week 16 18/20 (90%) voor de ixekizumab-groep en 19/20 (95%) in de adalimumab-groep. In de totale ixekizumab-populatie (n=81) was het JIA ACR 30-responspercentage 54/60 (90%) in de bDMARD-naïeve groep en 18/21 (85,7%) in de bDMARD-ervaren groep.
De JIA ACR 30-responspercentages op week 16 waren ook consistent in de subtypes JPsA (24/27, 88,9%) en ERA (48/54, 88,9%).
Bovendien werd het percentage patiënten dat voldeed aan de JIA ACR 30/50/70/90/100-responscriteria geëvalueerd in week 16. De klinische responsgegevens worden weergegeven in figuur 8.
Figuur 8. JIA ACR 30/50/70/90/100-responspercentages in de ixekizumab-groep gedurende 16 weken - ITT-populatie (NRI-methode)
Afkortingen: ACR 30/50/70/90/100 = 30 %/50 %/70 %/90 %/100 % verbetering in de criteria van het American College of Rheumatology; ITT = intentie om te behandelen; JIA = juveniele idiopathische artritis; N = aantal patiënten in de geanalyseerde populatie; NRI = non responder imputatie.
Vaccinaties
In een studie bij gezonde personen werd geen veiligheidsprobleem geïdentificeerd bij twee geïnactiveerde vaccins (tetanus en pneumokokken), gekregen na twee doses ixekizumab (160 mg gevolgd door een tweede dosis van 80 mg twee weken later). De gegevens over de resultaten van de vaccinaties waren echter onvoldoende om een conclusie te trekken over een adequate immuunrespons op deze vaccins na toediening van ixekizumab.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met ixekizumab in een of meerdere subgroepen van pediatrische patiënten met plaque psoriasis en artritis psoriatica/axiale spondyloartritis (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na een enkelvoudige subcutane dosis ixekizumab bij patiënten met psoriasis, werden over een doseringsbereik van 5 tot 160 mg gemiddelde piekconcentraties bereikt binnen 4 tot 7 dagen. De gemiddelde (SD) maximale plasmaconcentratie (Cmax) van ixekizumab, na de startdosis van 160 mg, was 19,9 (8,15) µg/ml. 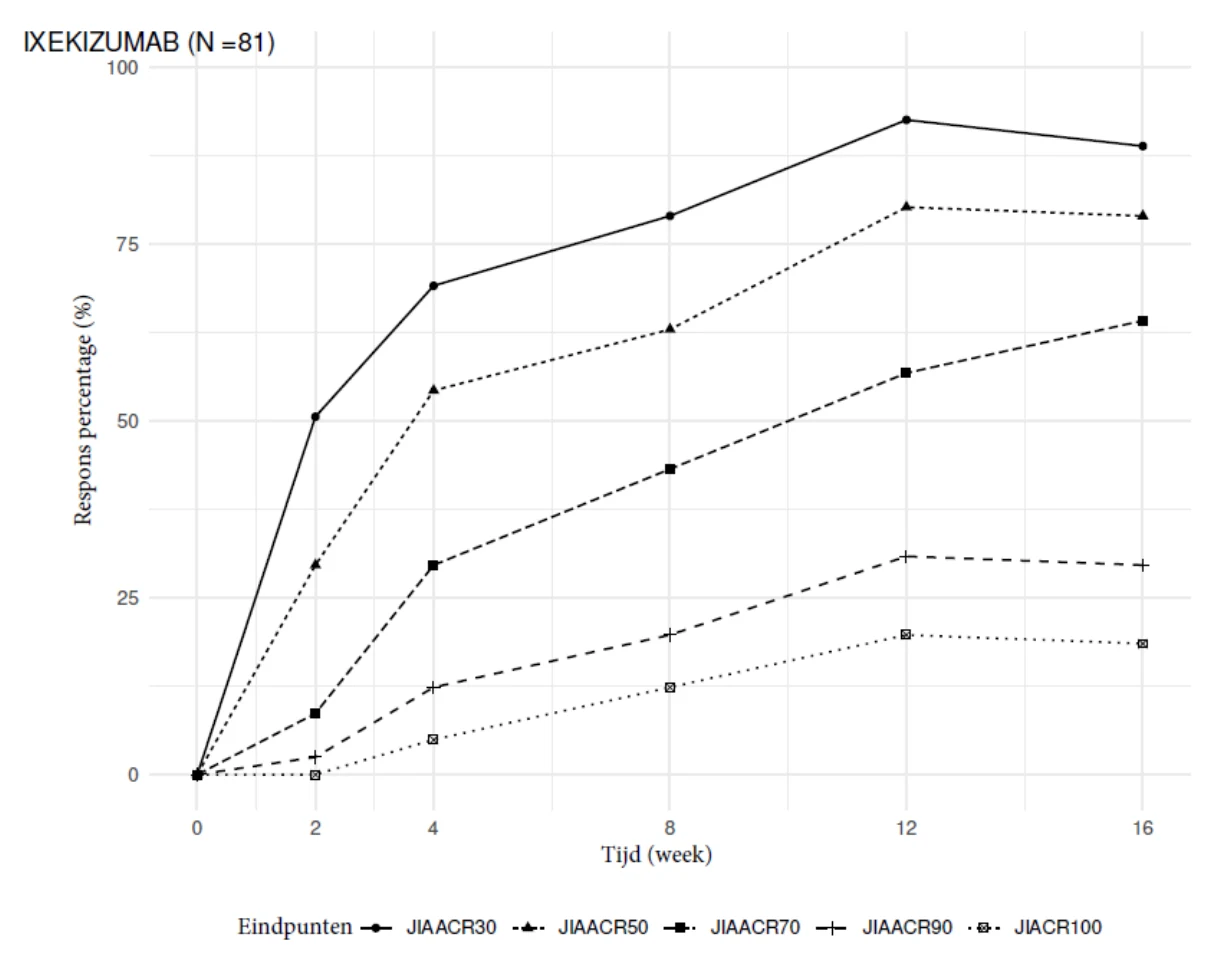
Na de startdosis van 160 mg werd met het 80 mg Q2W toedieningsschema steady state bereikt in week 8. Gemiddelde (SD) schattingen van Cmax,ss, en Cdal,ss zijn 21,5 (9,16) µg/ml, en 5,23 (3,19) µg/ml.
Na de overstap van het toedieningsschema met 80 mg Q2W naar het toedieningsschema met 80 mg Q4W in week 12, zou steady state bereikt worden na ongeveer 10 weken. Gemiddelde (SD) schattingen van Cmax,ss, en Cdal,ss zijn 14,6 (6,04) µg/ml, en 1,87 (1,30) µg/ml.
De gemiddelde biologische beschikbaarheid van ixekizumab na subcutane toediening was 54% tot 90% in alle analyses.
Distributie
In populatiefarmacokinetische analyses was het gemiddelde totale distributievolume bij steady state 7,11 l.
Biotransformatie
Ixekizumab is een monoclonaal antilichaam en ontleedt naar verwachting op dezelfde manier als endogeen immunoglobuline via katabolisme in kleine peptiden en aminozuren.
Eliminatie
In de populatiefarmacokinetische analyse was de gemiddelde serumklaring 0,0161 l/uur. Klaring is onafhankelijk van de dosis. De gemiddelde eliminatiehalfwaardetijd, zoals geschat aan de hand van populatiefarmacokinetische analyse, is 13 dagen bij patiënten met plaque psoriasis.
Lineariteit/non-lineariteit
De blootstelling (oppervlakte onder de curve of AUC) nam proportioneel toe over een doseringsbereik van 5 tot 160 mg toegediend als een subcutane injectie.
Farmacokinetische eigenschappen binnen de indicaties
De farmacokinetische eigenschappen van ixekizumab waren vergelijkbaar binnen de indicaties plaque psoriasis, artritis psoriatica, radiografische axiale spondyloartritis en niet- radiografische axiale spondyloartritis.
Ouderen
Van de 4.204 patiënten met plaque psoriasis, in klinische studies blootgesteld aan ixekizumab, waren er in totaal 301, 65 jaar of ouder en 36 patiënten waren 75 jaar of ouder. Van de 1.118 patiënten met artritis psoriatica die in klinische studies aan ixekizumab zijn blootgesteld waren in totaal 122 patiënten 65 jaar of ouder en 6 patiënten 75 jaar of ouder.
Gebaseerd op populatiefarmacokinetische analyse met een beperkt aantal oudere patiënten (n = 94) voor een leeftijd van ≥ 65 jaar en n = 12 voor een leeftijd van ≥ 75 jaar), is de klaring bij oudere patiënten en patiënten jonger dan 65 jaar hetzelfde.
Nier- of leverfunctiestoornis
Er zijn geen specifieke klinische farmacologische studies gedaan om het effect van nier- en leverfunctiestoornis op de farmacokinetiek van ixekizumab te beoordelen. Uitscheiding via de nieren van intact ixekizumab, een IgG MAb, is naar verwachting laag en van ondergeschikt belang; ook worden IgG MAb’s voornamelijk geëlimineerd via intracellulair katabolisme en beïnvloedt een leverfunctiestoornis naar verwachting de klaring van ixekizumab niet.
Pediatrische populatie
Patiënten met pediatrische psoriasis (leeftijd 6 tot 18 jaar) kregen gedurende 12 weken ixekizumab toegediend volgens het aanbevolen pediatrische doseringsregime. Patiënten met een lichaamsgewicht van > 50 kg en 25 tot 50 kg hadden een gemiddelde ± SD steady-state laagste concentratie van respectievelijk 3,8 ± 2,2 μg/ml en 3,9 ± 2,4 μg/ml op week 12.
Patiënten met pediatrische juveniele idiopathische artritis (in de leeftijd van 6 tot 18 jaar) kregen gedurende 16 weken ixekizumab toegediend volgens het aanbevolen pediatrische doseringsschema. Patiënten met een lichaamsgewicht van > 50 kg en 25 tot 50 kg hadden een gemiddelde ± SD steady-state dalconcentratie van respectievelijk 3,9 ± 1,8 en 3,5 ± 1,3 μg/ml op week 16. Er waren beperkte farmacokinetische gegevens bij patiënten die < 25 kg wogen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering en reproductie- en ontwikkelingstoxiciteit.
Toediening van ixekizumab aan cynomolgus-apen gedurende 39 weken in subcutane doses tot 50 mg/kg per week veroorzaakte geen toxiciteit aan de organen of ongewenste effecten op de immuunfunctie (bijv. T-celafhankelijke antilichaamrespons en NK-celactiviteit). Een wekelijkse subcutane dosis van 50 mg/kg aan apen is ongeveer 19 keer de 160 mg startdosis van ixekizumab en resulteert bij apen in een blootstelling (AUC) die ten minste 61 maal hoger is dan de voorspelde gemiddelde steady-state-blootstelling bij mensen, toegediend in het aanbevolen toedieningsschema.
Niet-klinische studies om de carcinogene of mutagene potentie van ixekizumab te beoordelen, zijn niet uitgevoerd.
Er zijn geen effecten op geslachtsorganen, menstruele cycli of op sperma waargenomen bij seksueel rijpe cynomolgus-apen die gedurende 13 weken ixekizumab kregen in een wekelijkse subcutane dosis van 50 mg/kg.
In ontwikkelingstoxiciteitsstudies is aangetoond dat ixekizumab de placenta passeert en aanwezig is in het bloed van nakomelingen tot een leeftijd van 6 maanden. Een hogere incidentie van postnatale mortaliteit kwam voor bij het nageslacht van apen aan wie ixekizumab was gegeven vergeleken met een gelijksoortige controlegroep. Dit was primair gerelateerd aan vroege geboorte of verwaarlozing van het nageslacht door de moeder, algemene bevindingen bij niet-humane primaatstudies en wordt beschouwd als klinisch irrelevant.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Sucrose
Polysorbaat 80 (E 433)
Water voor injecties
Natriumhydroxide (voor aanpassing van de pH)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2ºC tot 8ºC).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Taltz kan tot 5 dagen ongekoeld bewaard worden bij een temperatuur beneden 30°C.
6.5 Aard en inhoud van de verpakking
1 ml oplossing in een heldere type I-glazen injectiespuit.
De injectiespuit is gevat in een wegwerppen met een enkele dosis.
Verpakkingsgrootten van 1, 2 of 3 voorgevulde pennen.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De instructies voor het gebruik van de pen, bijgesloten in de bijsluiter, moeten nauwgezet worden opgevolgd.
De voorgevulde pen is alleen voor eenmalig gebruik.
Taltz mag niet worden gebruikt als er deeltjes in te zien zijn of als de oplossing troebel is en/of duidelijk bruin gekleurd.
Taltz dat bevroren is geweest, mag niet worden gebruikt.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Eli Lilly and Company (Ireland) Limited, Dunderrow, Kinsale, Co. Cork, Ierland.
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/15/1085/001
EU/1/15/1085/002
EU/1/15/1085/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 april 2016
Datum van laatste verlenging: 17 december 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.