


SmPC (samenvatting van de productkenmerken) - Tagrisso
1. NAAM VAN HET GENEESMIDDEL
TAGRISSO 40 mg filmomhulde tabletten
TAGRISSO 80 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
TAGRISSO 40 mg tabletten
Elke tablet van 40 mg bevat 40 mg osimertinib (als mesilaat).
TAGRISSO 80 mg tabletten
Elke tablet van 80 mg bevat 80 mg osimertinib (als mesilaat).
Hulpstof(fen) met bekend effect
TAGRISSO 40 mg tabletten
Elke tablet bevat 0,3 mg natrium
TAGRISSO 80 mg tabletten
Elke tablet bevat 0,6 mg natrium
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
TAGRISSO 40 mg tabletten
Beige, ronde, biconvexe tablet van 9 mm, met één effen zijde en de inscriptie “AZ” en “40” op de andere zijde.
TAGRISSO 80 mg tabletten
Beige, ovale, biconvexe tablet van 7,25 x 14,5 mm, met één effen zijde en de inscriptie “AZ” en “80” op de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
TAGRISSO als monotherapie is geïndiceerd voor:
de adjuvante behandeling na volledige tumorresectie bij volwassen patiënten met stadium IB-
IIIA niet-kleincellige longkanker (NSCLC) met tumoren met epidermale groeifactorreceptor (EGFR) exon-19-deleties of exon-21 (L858R)-substitutiemutaties (zie rubriek 5.1).
- de behandeling van volwassen patiënten met lokaal gevorderde, niet-resectabele NSCLC bij wie de tumoren EGFR exon-19-deleties of exon-21 (L858R)-substitutiemutaties vertonen en bij wie er geen ziekteprogressie optrad tijdens of na platinabevattende chemoradiotherapie.
de eerstelijnsbehandeling van volwassen patiënten met lokaal gevorderde of gemetastaseerde
NSCLC met activerende EGFR-mutaties.
- de behandeling van volwassen patiënten met lokaal gevorderde of gemetastaseerde NSCLC met een EGFR T790M-mutatie.
TAGRISSO is geïndiceerd in combinatie met:
- pemetrexed en platinabevattende chemotherapie voor de eerstelijnsbehandeling van volwassen patiënten met gevorderde NSCLC bij wie de tumoren EGFR exon-19-deleties of exon-21 (L858R)-substitutiemutaties vertonen.
4.2 Dosering en wijze van toediening
De behandeling met TAGRISSO dient te worden gestart door een arts die ervaren is in het toepassen van therapieën tegen kanker.
Wordt het gebruik van TAGRISSO overwogen, dan moet de status van de EGFR-mutatie (in tumormonsters voor adjuvante behandeling of voor behandeling van lokaal gevorderde niet-resectabele tumoren en in tumor- of plasmamonsters voor lokaal gevorderde of gemetastaseerde setting) worden bepaald met behulp van een gevalideerde testmethode (zie rubriek 4.4).
Dosering
Monotherapie
De aanbevolen dosis is eenmaal daags 80 mg osimertinib.
Combinatietherapie
De aanbevolen dosis TAGRISSO is eenmaal daags 80 mg osimertinib wanneer het wordt ingenomen in combinatie met pemetrexed en platinabevattende chemotherapie.
Raadpleeg de Samenvatting van de productkenmerken (SmPC) van pemetrexed en cisplatine of carboplatine voor de respectievelijke doseringsinformatie.
Patiënten in de adjuvante setting dienen behandeld te worden totdat de ziekte terugkeert of tot onaanvaardbare toxiciteit. Een behandelduur van meer dan 3 jaar is niet onderzocht.
Patiënten met lokaal gevorderde of gemetastaseerde longkanker dienen behandeld te worden met TAGRISSO tot ziekteprogressie of onaanvaardbare toxiciteit.
Als er een dosis TAGRISSO wordt vergeten, dan dient de dosis alsnog te worden ingenomen, tenzij de volgende dosis al binnen 12 uur moet worden genomen.
TAGRISSO kan elke dag rond hetzelfde tijdstip met of zonder voedsel worden ingenomen.
Dosisaanpassingen
Afhankelijk van de veiligheid en verdraagbaarheid van de individuele patiënt kan er een dosisonderbreking en/of dosisreductie nodig zijn. Als een dosisreductie noodzakelijk is, dan dient de dosis te worden verlaagd naar eenmaal daags 40 mg.
In tabel 1 worden richtlijnen gegeven voor dosisreductie bij bijwerkingen door toxiciteit.
Tabel 1. Aanbevolen dosisaanpassingen voor TAGRISSO
| Doelorgaan | Bijwerkinga | Dosisaanpassing |
| Longenb | ILD/pneumonitisc | Beëindig het gebruik van TAGRISSO permanent. |
| Bestralingspneumonitis van graad 1 | Overweeg het gebruik van TAGRISSO te onderbreken of voort te zetten, zoals klinisch geïndiceerd. | |
| Bestralingspneumonitis van graad 2 | Onderbreek het gebruik van TAGRISSO totdat de symptomen verdwijnen. Met het gebruik van TAGRISSO kan opnieuw worden gestart. Beëindig het gebruik permanent als de symptomen na 4 weken niet verdwijnen of als bestralingspneumonie van graad 2 terugkeert. | |
| Bestralingspneumonitis van graad 3 of 4 | Beëindig het gebruik van TAGRISSO permanent | |
| Hartb | QTc-interval groter dan 500 ms op minstens twee verschillende ECG's | Onderbreek het gebruik van TAGRISSO tot het QTc-interval kleiner is dan 481 ms of is hersteld naar de uitgangswaarde als de uitgangswaarde van QTc groter is dan of gelijk is aan 481 ms. Herstart met een gereduceerde dosis (40 mg) |
| Verlenging van het QTc-interval met verschijnselen/symptomen van een ernstige ritmestoornis | Beëindig het gebruik van TAGRISSO permanent | |
| Huidb | Syndroom van Stevens-Johnson en toxische epidermale necrolyse | Beëindig het gebruik van TAGRISSO permanent |
Bloed en lymfestelselb | Aplastische anemie | Beëindig het gebruik van TAGRISSO permanent |
| Overige | Bijwerking van graad 3 of hoger | Onderbreek het gebruik van TAGRISSO gedurende maximaal 3 weken |
| Als de bijwerking van graad 3 of hoger is verbeterd naar graad 0-2 nadat het gebruik van TAGRISSO gedurende maximaal 3 weken werd onderbroken | Het gebruik van TAGRISSO kan opnieuw worden gestart met dezelfde dosis (80 mg) of een lagere dosis (40 mg) | |
| De bijwerking van graad 3 of hoger is niet verbeterd naar graad 0-2 nadat het gebruik van TAGRISSO gedurende maximaal 3 weken werd onderbroken | Beëindig het gebruik van TAGRISSO permanent |
a Opmerking: Classificatie van de ernst van de bijwerkingen op basis van de National Cancer Institute (NCI) Common Terminology Criteria for Adverse Events (CTCAE), versie 5.0.
b Raadpleeg rubriek 4.4.
c. ILD/pneumonitis waaronder ILD/pneumonitis na definitieve platinabevattende chemoradiotherapie. ECG’s: Elektrocardiogrammen; QTc: QT-interval gecorrigeerd voor frequentie van de hartslag
Combinatietherapie
Wanneer TAGRISSO in combinatie wordt gebruikt, moet de dosis van elk van de behandelingscomponenten indien van toepassing worden gewijzigd. Voor instructies voor dosisaanpassingen van TAGRISSO, zie tabel 1. De dosis pemetrexed, cisplatine of carboplatine moet worden gewijzigd volgens de instructies in de respectievelijke SmPC. Cisplatine en/of carboplatine dienen gedurende maximaal 4 cycli te worden gebruikt.
Bijzondere patiëntengroepen
Er is geen dosisaanpassing nodig op basis van de leeftijd, het lichaamsgewicht, het geslacht, de etniciteit of het rookgedrag van de patiënt (zie rubriek 5.2).
Leverinsufficiëntie
Uit klinische onderzoeken is gebleken dat er geen dosisaanpassing nodig is voor patiënten met een lichte leverinsufficiëntie (Child Pugh A) of een matige leverinsufficiëntie (Child Pugh B). Evenzo, op basis van farmacokinetische populatieanalyse, wordt er geen dosisaanpassing aanbevolen voor patiënten met een lichte leverinsufficiëntie (totale bilirubinewaarde ≤ bovenlimiet van normaal (ULN) en aspartaataminotransferase (ASAT) > ULN of totale bilirubinewaarde > 1,0 tot 1,5 maal ULN en willekeurige ASAT) of met een matige leverinsufficiëntie (totale bilirubinewaarde 1,5 tot 3 maal ULN en willekeurige ASAT). De veiligheid en werkzaamheid van dit geneesmiddel bij patiënten met ernstige leverinsufficiëntie zijn niet vastgesteld. Totdat er aanvullende gegevens bekend worden, wordt het gebruik bij patiënten met ernstige leverinsufficiëntie afgeraden (zie rubriek 5.2).
Nierinsufficiëntie
Uit klinische onderzoeken en farmacokinetische populatieanalyses is gebleken dat er geen dosisaanpassing nodig is voor patiënten met lichte, matige of ernstige nierinsufficiëntie. De veiligheid en werkzaamheid van dit geneesmiddel bij patiënten met terminaal nierfalen (creatinineklaring [CLcr] minder dan 15 ml/min, zoals berekend met de Cockroft-Gault-formule) of bij patiënten die dialyse ondergaan, zijn niet vastgesteld. Voorzichtigheid is geboden bij de behandeling van patiënten met ernstige en terminale nierinsufficiëntie (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van TAGRISSO bij kinderen of jongeren tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Dit geneesmiddel is bedoeld voor oraal gebruik. De tablet dient in zijn geheel met water te worden doorgeslikt en mag niet worden gedeeld, gekauwd of fijngemalen.
Als de patiënt niet in staat is om de tablet door te slikken, dan kan de tablet worden opgelost in 50 ml niet-koolzuurhoudend water. De tablet moet zonder deze eerst te verpulveren aan het water worden toegevoegd. Er moet worden geroerd tot de tablet is opgelost en onmiddellijk daarna moet de oplossing worden opgedronken. Het glas moet daarna weer tot de helft worden gevuld, om ervoor te zorgen dat er geen residu achterblijft. Dit water moet onmiddellijk worden opgedronken. Er mogen geen andere vloeistoffen worden toegevoegd.
Als het geneesmiddel via een maagsonde moet worden toegediend, dan moet hetzelfde proces als hierboven worden gevolgd, maar met gebruik van een volume van 15 ml voor de aanvankelijke oplossing en 15 ml voor het doorspoelen van het residu. De resulterende 30 ml vloeistof moet met geschikte waterspoelingen worden toegediend volgens de instructies van de fabrikant van de maagsonde. De oplossing en het residu moeten uiterlijk 30 minuten nadat de tabletten aan het water zijn toegevoegd, worden toegediend.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
Sint-janskruid mag niet gelijktijdig worden gebruikt met TAGRISSO (zie rubriek 4.5).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Bepaling van de EGFR-mutatiestatus
Wanneer het gebruik van TAGRISSO wordt overwogen als adjuvante behandeling na volledige tumorresectie bij patiënten met NSCLC, wordt met een positieve EGFR-mutatiestatus (exon-19-deleties [ex19del] of exon-21 L858R-substitutiemutaties [L858R]) aangetoond dat de patiënt in aanmerking komt voor de behandeling. Er moet een gevalideerde test in een klinisch laboratorium worden uitgevoerd op DNA van het tumorweefsel afkomstig van een biopt of chirurgisch preparaat.
Wanneer het gebruik van TAGRISSO wordt overwogen bij patiënten met lokaal gevorderde, niet-resectabele NSCLC, bij wie er tevens geen ziekteprogressie optrad tijdens of na platinabevattende chemoradiotherapie, duidt een positieve status van de EGFR-mutatie (exon-19-deleties of exon-21 [L858R]-substitutiemutaties) erop dat de patiënt in aanmerking komt voor de behandeling. Er moet een gevalideerde test in een klinisch laboratorium worden uitgevoerd op DNA van het tumorweefsel afkomstig van een biopsiemonster.
Wanneer het gebruik van TAGRISSO wordt overwogen ter behandeling van lokaal gevorderde of gemetastaseerde NSCLC, dan is het belangrijk dat de positieve status van de EGFR-mutatie is vastgesteld. Hiervoor dient een gevalideerde test te worden uitgevoerd met tumor-DNA dat afkomstig is van een weefselmonster of circulerend tumor-DNA (ctDNA) dat werd verkregen uit een plasmamonster.
Een aangetoonde positieve EGFR-mutatiestatus (activerende EGFR-mutaties in het geval van eerstelijnsbehandeling, exon-19-deletie of exon-21 (L858R)-substitutiemutaties wanneer TAGRISSO wordt gegeven in combinatie met pemetrexed of platinabevattende chemotherapie voor eerstelijnsbehandeling of T790M-mutaties wanneer het gaat om progressie tijdens of na behandeling met een EGFR-TKI) met behulp van een test op basis van weefsel of plasma duidt erop dat de patiënt in aanmerking komt voor een behandeling met TAGRISSO. Als er echter een ctDNA-test op basis van plasma wordt uitgevoerd en het resultaat is negatief, dan is het raadzaam om, indien mogelijk, een vervolgonderzoek uit te voeren met een weefseltest, omdat een test op basis van plasma mogelijk fout-negatieve resultaten kan opleveren.
Er mogen uitsluitend robuuste, betrouwbare en sensitieve testen met bewezen bruikbaarheid voor het bepalen van de EGFR-mutatiestatus worden gebruikt.
Interstitiële longziekte (Interstitial Lung Disease; ILD)
In klinische onderzoeken zijn ernstige, levensbedreigende of fatale ILD of ILD-achtige bijwerkingen (zoals pneumonitis) waargenomen bij patiënten die werden behandeld met TAGRISSO, waaronder TAGRISSO na definitieve platinabevattende chemoradiotherapie. In de meeste gevallen trad er een verbetering op of verdwenen de symptomen bij een onderbreking van de behandeling. Patiënten met een medische voorgeschiedenis van ILD, door geneesmiddelen geïnduceerde ILD, bestralingspneumonitis waarvoor een behandeling met steroïden nodig was of enig bewijs van klinisch actieve ILD, werden uitgesloten van klinische onderzoeken (zie rubriek 4.8).
Alle patiënten met een acuut ontstaan en/of onverklaarbare verergering van respiratoire symptomen (zoals dyspneu, hoesten en koorts) dienen zorgvuldig te worden onderzocht om ILD uit te sluiten. Behandeling met dit geneesmiddel dient te worden gestaakt zolang deze symptomen worden onderzocht. Wanneer ILD wordt gediagnostiseerd, dient het gebruik van TAGRISSO te worden beëindigd en indien nodig passende behandeling geïnitieerd. Herstarten met TAGRISSO dient enkel overwogen te worden na een zorgvuldige afweging van de voordelen en het risico voor de individuele patiënt.
Bestralingspneumonitis
Bestralingspneumonitis wordt meestal tot een jaar na radiotherapie van de longen waargenomen. Voor richtlijnen voor dosisaanpassing van TAGRISSO bij bestralingspneumonitis na definitieve platinabevattende chemoradiotherapie, zie rubriek 4.2.
Ernstige bijwerkingen van de huid (severe cutaneous adverse reactions [SCAR’s])
Er zijn gevallen van het syndroom van Stevens-Johnson (SJS) en toxische epidermale necrolyse (TEN) gemeld met de frequentiecategorieën van respectievelijk zelden en niet bekend, die geassocieerd zijn met een behandeling met TAGRISSO. Voordat de behandeling gestart wordt, dienen patiënten geïnformeerd te worden over de verschijnselen en symptomen van SJS en TEN. Als er zich verschijnselen en symptomen suggestief voor SJS of TEN voordoen, dient de behandeling met TAGRISSO te worden onderbroken. De behandeling met TAGRISSO moet onmiddellijk worden beëindigd als SJS of TEN worden gediagnosticeerd.
Verlenging van het QTc-interval
Bij patiënten die worden behandeld met TAGRISSO, treedt een verlenging van het QTc-interval op. Een verlenging van het QTc-interval kan leiden tot een verhoogd risico op ventriculaire tachyaritmieën (zoals torsade de pointes) of plotseling overlijden. Er werden geen QTc-gerelateerde aritmieën gemeld in de ADAURA-, LAURA-, FLAURA-, FLAURA2- of AURA-studies (zie rubriek 4.8). Patiënten met klinisch belangrijke afwijkingen in het ritme en de geleiding zoals gemeten via een elektrocardiogram (ECG) in rust (bijvoorbeeld een QTc-interval groter dan 470 msec) werden uitgesloten van deze studies (zie rubriek 4.8).
Indien mogelijk moet het gebruik van TAGRISSO bij patiënten met een aangeboren lange-QT-intervalsyndroom worden vermeden. Periodieke bewaking met elektrocardiogrammen (ECG's) en elektrolyten dient te worden overwogen bij patiënten met congestief hartfalen, patiënten met elektrolytafwijkingen of bij patiënten die geneesmiddelen nemen waarvan bekend is dat deze het QTc-interval verlengen. Behandeling dient te worden onderbroken bij patiënten die een QTc-interval ontwikkelen van meer dan 500 ms op minstens twee verschillende ECG's tot het QTc-interval kleiner is dan 481 ms of hersteld is naar de uitgangswaarde als het QTc-interval groter is dan of gelijk is aan 481 ms. Start de toediening van TAGRISSO vervolgens weer met een gereduceerde dosis, zoals beschreven in tabel 1. Het gebruik van TAGRISSO zou beëindigd moeten worden bij patiënten die een verlenging van het QTc-interval ontwikkelen in combinatie met torsade de pointes, polymorfe ventriculaire tachycardie en/of verschijnselen/symptomen van een ernstige ritmestoornis.
Veranderingen in de cardiale contractiliteit
In klinische onderzoeken treedt een afname op van de linker ventriculaire ejectie fractie (left ventricular ejection fraction; LVEF) groter dan of gelijk aan 10 procentpunten en kwam een daling naar minder dan 50% voor bij 4,2% (65/1557) van de met TAGRISSO monotherapie behandelde patiënten die zowel een baselinemeting als tenminste één vervolgmeting van de LVEF hadden. Bij patiënten met cardiale risicofactoren en degenen met aandoeningen die de LVEF kunnen beïnvloeden, dient cardiale monitoring overwogen te worden, inclusief een meting van de LVEF bij baseline en gedurende de behandeling. Bij patiënten die gedurende de behandeling relevante cardiale verschijnselen/symptomen ontwikkelen, dient cardiale monitoring inclusief een LVEF-meting overwogen te worden. In een adjuvante, placebogecontroleerde studie (ADAURA) ondervond 1,5% (5/325) van de patiënten behandeld met TAGRISSO en 1,5% (5/331) van de patiënten behandeld met placebo een afname van de LVEF groter dan of gelijk aan 10 procentpunten en een daling tot minder dan 50%. In de LAURA-studie trad, na platinabevattende chemoradiotherapie, bij 3,0% (4/135) van de patiënten behandeld met TAGRISSO en bij geen van de patiënten behandeld met placebo, die zowel een baselinemeting als een vervolgmeting van de LVEF hadden, een afname op van de LVEF groter dan of gelijk aan 10 procentpunten en een daling tot minder dan 50%. In de FLAURA2-studie trad bij 8,0% (21/262) van de patiënten behandeld met TAGRISSO in combinatie met pemetrexed en platinabevattende chemotherapie, die zowel een baselinemeting als ten minste één vervolgmeting van de LVEF hadden, een afname van de LVEF groter dan of gelijk aan 10 procentpunten en een daling tot minder dan 50% op.
Keratitis
Keratitis werd gerapporteerd bij 0,6% (n = 11) van de 1.956 patiënten die in de ADAURA-, FLAURA-, FLAURA2-, LAURA- en AURA-studies met TAGRISSO monotherapie werden behandeld. Patiënten met verschijnselen en symptomen wijzend op keratitis, zoals acute of verslechterende oogontsteking, traanproductie, lichtgevoeligheid, wazig zicht, oogpijn en/of roodheid van het oog, dienen direct naar een oogarts doorverwezen te worden (zie rubriek 4.2 Tabel 1).
Aplastische anemie
Zeldzame gevallen van aplastische anemie, waaronder fatale voorvallen, zijn gemeld geassocieerd met de behandeling met TAGRISSO. Voordat de behandeling wordt gestart, moeten patiënten worden geïnformeerd over tekenen en symptomen van aplastische anemie, waaronder maar niet beperkt tot aanhoudende koorts, blauwe plekken, bloedingen, bleekheid, infectie en vermoeidheid. Als zich tekenen en symptomen voordoen die wijzen op aplastische anemie, moet nauwlettende monitoring van de patiënt en onderbreking of stopzetting van TAGRISSO worden overwogen. TAGRISSO moet worden stopgezet bij patiënten met bevestigde aplastische anemie (zie rubriek 4.2).
Toxiciteit voor de skeletspieren
Er zijn gevallen van myositis gemeld in verband met de behandeling met TAGRISSO (zie rubriek 4.8). Daarnaast zijn er na het in de handel brengen gevallen van rabdomyolyse gemeld. Voordat met de behandeling wordt begonnen, moet aan patiënten worden geadviseerd om elke vorm van onverklaarbare spierpijn, gevoeligheid, zwakte, moeite met het bewegen van armen of benen, donkere theekleurige urine of verminderde urineproductie te melden. Tekenen en symptomen van verhoogde CPK-waarden, myositis of rabdomyolyse moeten aanleiding geven tot een passende klinische evaluatie en behandeling zoals aangewezen (zie rubriek 4.2).
Leeftijd en lichaamsgewicht
Oudere patiënten (> 65 jaar) of patiënten met een laag lichaamsgewicht (< 50 kg) hebben mogelijk een verhoogd risico op het ontwikkelen van bijwerkingen van graad 3 of hoger. Nauwgezette controle wordt aanbevolen voor deze patiënten (zie rubriek 4.8).
Reactivatie van hepatitis B-virus (HBV)
Reactivatie van hepatitis B-virus kan voorkomen bij patiënten die worden behandeld met Tagrisso; in sommige gevallen kan dit leiden tot fulminante hepatitis, leverfalen en overlijden. Patiënten bij wie een positieve HBV-serologie is aangetoond moeten tijdens de behandeling met Tagrisso worden gecontroleerd op klinische en laboratoriumaanwijzingen van HBV-reactivatie. Als bij een patiënt tijdens het gebruik van Tagrisso HBV-reactivatie optreedt, dient de behandeling met Tagrisso te worden stopgezet en moet die patiënt worden behandeld volgens de lokale institutionele richtlijnen.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Farmacokinetische interacties
Krachtige CYP3A4-inductoren kunnen de blootstelling aan osimertinib verlagen. Osimertinib kan de blootstelling aan substraten van het borstkankerresistentie-eiwit (BCRP) en P-glycoproteïne (P-gp) verhogen.
Werkzame stoffen die de plasmaconcentratie van osimertinib kunnen verhogen
In-vitro-onderzoeken hebben aangetoond dat fase I-metabolisme van osimertinib hoofdzakelijk via CYP3A4 en CYP3A5 plaatsvindt. In een klinisch farmacokinetisch onderzoek bij patiënten die gelijktijdig tweemaal daags 200 mg itraconazol (een krachtige CYP3A4-remmer) kregen toegediend, had itraconazol geen klinisch significante invloed op de blootstelling aan osimertinib (oppervlakte onder de curve (AUC) nam toe met 24% en Cmax nam af met 20%). Daarom hebben CYP3A4-remmers waarschijnlijk geen invloed op de blootstelling aan osimertinib. Andere katalyserende enzymen zijn niet geïdentificeerd.
Werkzame stoffen die de plasmaconcentratie van osimertinib kunnen verlagen
In een klinisch farmacokinetisch onderzoek bij patiënten werd de AUC bij steady-state van osimertinib gereduceerd met 78% bij toediening in combinatie met rifampicine (dagelijks 600 mg gedurende 21 dagen). Overeenkomstig gaf dit een afname van de blootstelling aan metaboliet AZ5104 van 82% van de AUC en van 78% van de Cmax. Het wordt aangeraden om het gelijktijdig gebruik van TAGRISSO en krachtige CYP3A-inductoren (zoals fenytoïne, rifampicine en carbamazepine) te vermijden. Matige CYP3A4-inductoren (bv. bosentan, efavirenz, etravirine, modafinil) kunnen blootstelling aan osimertinib ook verminderen en dienen met voorzichtigheid te worden gebruikt, of te worden vermeden indien mogelijk. Er zijn geen klinische gegevens beschikbaar die een dosisaanpassing van TAGRISSO aanbevelen. Gelijktijdig gebruik met sint-janskruid is gecontra-indiceerd (zie rubriek 4.3).
Invloed van maagzuurremmende werkzame stoffen op osimertinib
In een klinisch farmacokinetisch onderzoek leidde een gelijktijdige toediening van omeprazol niet tot klinisch relevante veranderingen in de blootstelling aan osimertinib. Middelen die de pH in de maag veranderen, kunnen zonder beperkingen gelijktijdig met TAGRISSO worden gebruikt.
Werkzame stoffen waarvan de plasmaconcentratie kan veranderen door TAGRISSO
Uit in-vitro-onderzoeken is gebleken dat osimertinib een competitieve remmer van BCRP-transporteiwitten is.
In een klinisch farmacokinetisch onderzoek leidde een toediening van TAGRISSO in combinatie met rosuvastatine (een gevoelig BCRP-substraat) tot een verhoging van de AUC en Cmax van rosuvastatine met respectievelijk 35% en 72%. Patiënten die gelijktijdig geneesmiddelen gebruiken met een werking die afhankelijk is van BCRP en met een smal therapeutisch bereik, moeten nauwgezet worden gecontroleerd op verschijnselen van veranderde verdraagbaarheid van het geneesmiddel dat gelijktijdig met TAGRISSO wordt toegediend als gevolg van een verhoogde blootstelling (zie rubriek 5.2).
In een klinisch farmacokinetisch onderzoek leidde een toediening van TAGRISSO in combinatie met simvastatine (een gevoelig CYP3A4-substraat) tot een verlaging van de AUC en Cmax van simvastatine met respectievelijk 9% en 23%. Dit betreft kleine veranderingen die waarschijnlijk niet klinisch significant zijn. Klinische farmacokinetische interacties met CYP3A4-substraten zijn niet waarschijnlijk. Een risico op verminderde blootstelling aan hormonale anticonceptiva kan niet worden uitgesloten.
In een klinisch Pregnane X Receptor (PXR) interactieonderzoek leidde een toediening van TAGRISSO in combinatie met fexofenadine (P-gp substraat) tot een verhoging van de AUC en Cmax van fexofenadine met respectievelijk 56% (90%-BI90%-BI 35, 79) en 76% (90%-BI 49, 108) na één dosis en 27% (90%-BI 11, 46) en 25% (90%-BI 6, 48) bij steady-state. Patiënten die gelijktijdig geneesmiddelen gebruiken met een werking die afhankelijk is van P-gp en met een smal therapeutisch bereik (zoals digoxine, dabigatran, aliskiren), moeten nauwgezet worden gecontroleerd op verschijnselen van veranderde verdraagbaarheid van het geneesmiddel dat gelijktijdig met TAGRISSO wordt toegediend als gevolg van een verhoogde blootstelling (zie rubriek 5.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen
Vrouwen die zwanger kunnen worden, dienen te worden geadviseerd om een zwangerschap te voorkomen zolang ze TAGRISSO innemen. Patiënten dienen te worden geadviseerd om effectieve anticonceptie te gebruiken gedurende de volgende periode nadat de behandeling met dit geneesmiddel is voltooid: minstens 2 maanden voor vrouwen en 4 maanden voor mannen. Een risico op verminderde blootstelling aan hormonale anticonceptiva kan niet worden uitgesloten.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens beschikbaar over het gebruik van osimertinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (embryoletaliteit, verminderde foetale groei en neonataal overlijden, zie rubriek 5.3). Vanwege het werkingsmechanisme en de preklinische gegevens van osimertinib kan dit middel schade toebrengen aan de foetus wanneer dit wordt toegediend aan zwangere vrouwen. TAGRISSO mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met osimertinib noodzakelijk maakt.
Borstvoeding
Het is niet bekend of osimertinib/metabolieten daarvan in de moedermelk worden uitgescheiden. Er is onvoldoende informatie beschikbaar over de uitscheiding van osimertinib/metabolieten daarvan in dierlijke melk. Osimertinib en de metabolieten daarvan zijn echter aangetroffen in zogende jongen. Dit leidde tot een slechte groei en een verminderde overleving van de jongen (zie rubriek 5.3). Risico voor zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met TAGRISSO.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van TAGRISSO op de vruchtbaarheid van mensen. Uit resultaten van dieronderzoeken is gebleken dat osimertinib een invloed heeft op de mannelijke en vrouwelijke geslachtsorganen en dat het de vruchtbaarheid kan verminderen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
TAGRISSO heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Studies bij EGFR-mutatiepositieve NSCLC-patiënten
De veiligheid van TAGRISSO als monotherapie is gebaseerd op samengevoegde gegevens van 1.956 patiënten met EGFR-mutatiepositieve niet-kleincellige longkanker (NSCLC). Deze patiënten kregen TAGRISSO in een dosering van 80 mg per dag in vijf gerandomiseerde fase III-studies (ADAURA, adjuvant; FLAURA en FLAURA2 (monotherapie-arm) eerstelijns, LAURA (na platinabevattende chemoradiotherapie) en AURA3, uitsluitend tweedelijns), twee eenarmige fase II-studies (AURAex en AURA2, tweedelijns of later) en één fase I-studie (AURA1, eerstelijns of later) (zie rubriek 5.1). De meeste causaal gerelateerde bijwerkingen hadden een ernst van graad 1 of 2. De meest frequent gemelde bijwerkingen met een causaal verband met het geneesmiddel waren diarree (46%), huiduitslag (45%), paronychia (33%), droge huid (31%) en stomatitis (23%). In de studies kwamen causaal gerelateerde bijwerkingen van graad 3 (11%) en graad 4 (0,2%) voor. Bij patiënten die werden behandeld met eenmaal daags 80 mg TAGRISSO, werd bij 3,4% van de patiënten de dosis gereduceerd als gevolg van bijwerkingen. Bij 5,5% werd de behandeling beëindigd vanwege causaal gerelateerde bijwerkingen.
De veiligheid van TAGRISSO gegeven in combinatie met pemetrexed en platinabevattende chemotherapie is gebaseerd op gegevens van 276 patiënten met EGFR-mutatiepositieve NSCLC en kwam overeen met die van TAGRISSO monotherapie en met de bekende veiligheidsprofielen van pemetrexed en platinabevattende chemotherapie. De meest frequent gemelde bijwerkingen, wanneer TAGRISSO werd gegeven in combinatie met pemetrexed en platinabevattende chemotherapie, waren huiduitslag (49%), diarree (43%), verminderde eetlust (31%), stomatitis (31%), paronychia (27%) en droge huid (24%). Wanneer TAGRISSO als combinatietherapie wordt gegeven, raadpleeg dan de SmPC van de desbetreffende componenten van de combinatietherapie voordat de behandeling wordt gestart.
Patiënten met een voorgeschiedenis van ILD, door medicatie geïnduceerde ILD, bestralingspneumonitis waarvoor een behandeling met steroïden noodzakelijk was of elk bewijs van klinisch actieve ILD waren uitgesloten van deelname aan klinische onderzoeken. Patiënten met klinisch relevante afwijkingen in ritme of geleiding op een elektrocardiogram (ECG) in rust (bijv. met een QTc-interval groter dan 470 msec), waren uitgesloten van deelname aan deze klinische onderzoeken. Patiënten werden beoordeeld op LVEF tijdens de screening en daarna elke 12 weken.
Tabel met causaal gerelateerde bijwerkingen
Bijwerkingen zijn ingedeeld in de frequentiecategorieën in tabel 2 waar mogelijk gebaseerd op de incidentie van vergelijkbare bijwerkingenrapportages in een samengevoegde gegevensreeks van de 1.956 EGFR-mutatiepositieve NSCLC-patiënten die TAGRISSO monotherapie kregen met een dosering van 80 mg per dag in de ADAURA-, FLAURA-, FLAURA2-, LAURA-, AURA3-, AURAex-, AURA2- en AURA1-studies en van 276 patiënten behandeld met TAGRISSO in combinatie met pemetrexed en platinabevattende chemotherapie in de FLAURA2-studie.
De causaal gerelateerde bijwerkingen worden vermeld volgens systeem/orgaanklasse van MedDRA. Binnen een systeem/orgaanklasse worden de bijwerkingen van het geneesmiddel gerangschikt naargelang hun frequentie, waarbij de meest frequent voorkomende bijwerkingen als eerste worden vermeld. Binnen elke frequentiegroep worden de bijwerkingen van het geneesmiddel weergegeven in volgorde van afnemende ernst. De bijbehorende frequentiecategorie voor elke bijwerking wordt gebaseerd op de CIOMS III-conventie en wordt als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100 tot < 1/10); soms (≥ 1/1000 tot < 1/100); zelden (≥ 1/10.000 tot < 1/1000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 2. Gemelde causaal gerelateerde bijwerkingen in de ADAURA-, LAURA-, FLAURA-, FLAURA2- en AURA-studies
| Systeem/orgaanklasse volgens MedDRA en MedDRA-term | TAGRISSOa | TAGRISSO in combinatie met pemetrexed en platinabevattende chemotherapieb | ||
CIOMS- descriptor/algemene frequentie (alle CTCAE-graden)c | Frequentie voor CTCAE-graad 3 of hogerc | CIOMS- descriptor/algemene frequentie (alle CTCAE-graden)c | Frequentie voor CTCAE-graad 3 of hogerc | |
| Infecties en parasitaire aandoeningen | ||||
| Hepatitis B-reactivatied | Niet bekend | 0% | 0% | |
| Bloed en lymfestelselaandoeningen | ||||
| Systeem/orgaanklasse volgens MedDRA en MedDRA-term | TAGRISSOa | TAGRISSO in combinatie met pemetrexed en platinabevattende chemotherapieb | ||
CIOMS- descriptor/algemene frequentie (alle CTCAE-graden)c | Frequentie voor CTCAE-graad 3 of hogerc | CIOMS- descriptor/algemene frequentie (alle CTCAE-graden)c | Frequentie voor CTCAE-graad 3 of hogerc | |
| Aplastische anemie | Zelden (0,05%) | 0,05% | 0% | 0% |
| Trombocytopenie | Vaak (7%) | 0,6% | Zeer vaak (18,5%) | 6,9% |
| Neutropenie | Vaak (6%) | 0,9% | Zeer vaak (24,6%) | 13,4% |
| Leukopenie | Vaak (5%) | 0,4% | Zeer vaak (12,7%) | 2,9% |
| Lymfopenie | Vaak (1,6%) | 0,3% | Vaak (2,5%) | 1,1% |
| Voedings- en stofwisselingsstoornissen | ||||
| Verminderde eetlust | Zeer vaak (19%) | 1,1% | Zeer vaak (31%) | 2,9% |
| Oogaandoeningen | ||||
| Keratitise | Soms (0,6%) | 0,05% | Soms (0,7%) | 0% |
| Hartaandoeningen | ||||
| Hartfalen | Soms (0,5%) | 0,2% | Vaak (1,8%) | 1,1%f |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||||
| Epistaxis | Vaak (6%) | 0% | Vaak (7%) | 0,4% |
| Interstitiële longziekte | Vaak (4,3%)g | 1,4%h | Vaak (3,3%)i | 0,7%j |
| Bestralings-pneumonitisk | Vaak (4%) | 0,2% | 0% | 0% |
| Eosinofiele pneumonied | Niet bekend | 0% | 0% | |
| Maagdarmstelselaandoeningen | ||||
| Diarree | Zeer vaak (46%) | 1,5% | Zeer vaak (43%) | 2,9% |
| Stomatitisl | Zeer vaak (23%) | 0,4% | Zeer vaak (31%) | 0,4% |
| Huid- en onderhuidaandoeningen | ||||
| Rashm | Zeer vaak (45%) | 0,8% | Zeer vaak (49%) | 2,5% |
| Paronychian | Zeer vaak (33%) | 0,4% | Zeer vaak (27%) | 0,7% |
| Droge huido | Zeer vaak (31%) | 0,2% | Zeer vaak (24%) | 0% |
| Pruritusp | Zeer vaak (17%) | 0,05% | Vaak (8%) | 0% |
| Alopecia | Vaak (5%) | 0% | Vaak (9%) | 0% |
| Palmoplantair erytrodysesthesie-syndroom | Vaak (1,9%) | 0% | Vaak (5%) | 0% |
| Urticaria | Vaak (1,9%) | 0,1% | Vaak (1,4%) | 0,4% |
| Huid-hyperpigmentatieq | Soms (0,9%) | 0% | Vaak (2,5%) | 0% |
| Erythema multiformer | Soms (0,3%) | 0% | Vaak (1,4%) | 0,7% |
| Cutane vasculitiss | Soms (0,2%) | 0% | 0% | |
| Systeem/orgaanklasse volgens MedDRA en MedDRA-term | TAGRISSOa | TAGRISSO in combinatie met pemetrexed en platinabevattende chemotherapieb | ||
CIOMS- descriptor/algemene frequentie (alle CTCAE-graden)c | Frequentie voor CTCAE-graad 3 of hogerc | CIOMS- descriptor/algemene frequentie (alle CTCAE-graden)c | Frequentie voor CTCAE-graad 3 of hogerc | |
| Syndroom van Stevens-Johnsont | Zelden (0,02%) | 0% | 0% | |
| Toxische epidermale necrolysed | Niet bekend | 0% | 0% | |
| Onderzoeken | ||||
| Linkerventrikelejectie-fractie verlaagdu,v | Vaak (4,1%) | Vaak (8,0%) | ||
Bloed creatine- fosfokinase verhoogd | Vaak (2%) | 0,4% | Vaak (3,3%) | 1,1% |
| Verlenging van het QTc-intervalw | Vaak (1,1%) | Vaak (1,8%) | ||
| Onderzoeken (bevindingen op basis van testresultaten weergegeven als veranderingen in CTCAE-graden) | ||||
| Leukocyten verlaagdu | Zeer vaak (65%) | 1,9% | Zeer vaak (88%) | 20% |
| Lymfocyten verlaagdu | Zeer vaak (64%) | 8% | Zeer vaak (78%) | 16% |
| Aantal bloedplaatjes verlaagdu | Zeer vaak (53%) | 1,3% | Zeer vaak (85%) | 16% |
| Neutrofielen verlaagdu | Zeer vaak (36%) | 4,0% | Zeer vaak (85%) | 36% |
| Bloedcreatinine verhoogd | Vaak (5,6%) | 0,05% | Zeer vaak (22%) | 0,4% |
| Skeletspierstelsel- en bindweefselaandoeningen | ||||
| Myositis | Soms (0,2%) | 0% | 0% | 0% |
a De gegevens zijn de gepoolde gegevens van de ADAURA-, FLAURA-, FLAURA2- (monotherapie-arm), LAURA en
AURA- (AURA3, AURAex, AURA2 en AURA1) studies; in het overzicht zijn alleen de bijwerkingen opgenomen die voorkwamen bij patiënten die minstens één dosis TAGRISSO als gerandomiseerde behandeling toegediend kregen. b Gegevens zijn afkomstig uit de combinatie-arm van de FLAURA2-studie; alleen voorvallen van patiënten die ten minste één dosis studiebehandeling kregen (TAGRISSO, pemetrexed, cisplatine of carboplatine) als hun gerandomiseerde behandeling, zijn samengevat. De mediane duur van de studiebehandeling was 22,3 maanden voor patiënten in de arm met TAGRISSO met pemetrexed en platinabevattende chemotherapie.
c National Cancer Institute Criteria for Adverse Events (CTCAE), versie 5.0.
d Gemeld bij gebruik na het in de handel brengen.
e Omvat: cornea-epitheeldefecten, cornea-erosie, keratitis, keratitis punctata.
f Er zijn twee CTCAE-graad 5-voorvallen (fataal) gemeld.
g Omvat: interstitiële longziekte (1,8%), pneumonitis (2,2%), longfibrose (0,2%), organiserende pneumonie (0,1%). h Er werden 8 bijwerkingen van CTCAE-graad 5 (fataal) gemeld.
i Omvat: interstitiële longziekte (1,8%), pneumonitis (1,1%), organiserende pneumonie (0,4%). j Er is één CTCAE-graad 5-voorval (fataal) gemeld.
k Omvat: bestralingsfibrose – long (0,05%)
l Omvat: ulceratie in de mond, stomatitis.
m Omvat: acne, dermatitis, acneïforme dermatitis, geneesmiddeleruptie, erytheem, folliculitis, pustula, rash, erythemateuze rash, folliculaire rash, maculaire rash, maculopapuleuze rash, papuleuze rash, pustuleuze rash, pruritische rash, vesiculaire rash, huiderosie.
n Omvat: nagelbedstoornis, nagelbedontsteking, nagelbedinfectie, verkleuring nagel, nagelafwijking, nageldystrofie, nagelinfectie, nagelpigmentatie, geribbelde nagel, nageltoxiciteit, onychalgie, onychoclasis, onycholyse, onychomadesis, onychomalacie, paronychia.
o Omvat: droge huid, eczeem, huidkloven, xeroderma, xerose.
p Omvat: ooglidpruritus, pruritus.
q Gevallen van erythema dyschromicum perstans zijn gemeld in de post-marketing setting. r Zes van de 1.956 patiënten in de ADAURA-, FLAURA-, FLAURA2- (monotherapie-arm), LAURA en AURA-studies meldden erythema multiforme. Er zijn ook post-marketingmeldingen van erythema multiforme ontvangen, waaronder 7 meldingen uit een post-marketingsurveillance onderzoek (N=3.578).
s Geschatte frequentie. De bovenlimiet van het 95%-BI voor de puntschatting is 3/1.956 (0,4%). t Er is één geval gemeld in een post-marketingonderzoek. De frequentie is gebaseerd op de ADAURA-, FLAURA-,
FLAURA2- (monotherapie-arm), LAURA en AURA-studies en de post-marketingonderzoek (N = 5.534). u Vertegenwoordigt de incidentie van laboratoriumbevindingen, niet van gemelde bijwerkingen. v Vertegenwoordigt verminderingen groter dan of gelijk aan 10 procentpunten en een daling tot minder dan 50%. w Vertegenwoordigt de incidentie van patiënten met een verlenging van het QTcF > 500 msec.
Beschrijving van geselecteerde bijwerkingen
Interstitiële longziekte (ILD)
In de ADAURA-, FLAURA-, FLAURA2- (monotherapie-arm), AURA- en LAURA-studies werden ILD of ILD-achtige bijwerkingen gemeld bij 4,3% van de 1.956 patiënten. Acht gevallen waren fataal. Er werden geen fatale gevallen gemeld in de adjuvante setting. De incidentie van ILD bedroeg 10,4% bij patiënten van Japanse etniciteit, 2,8% bij patiënten van niet-Japanse Aziatische etniciteit en 3,2% bij niet-Aziatische patiënten. De mediane tijd vanaf de eerste dosis tot de aanvang van ILD of ILD-achtige bijwerkingen, welke causaal waren gerelateerd, bedroeg 85 dagen (zie rubriek 4.4).
ILD of ILD-achtige bijwerkingen werden gemeld bij 7,7% en waren fataal bij 0,7% (n=1) van de 143 patiënten die TAGRISSO kregen na definitieve platinabevattende chemoradiotherapie in LAURA. De incidentie van ILD was 6,6% bij patiënten van niet-Japanse Aziatische etniciteit en 17,2% bij niet-Aziatische patiënten; geen enkele patiënt van Japanse etniciteit had een voorval van ILD. De mediane tijd vanaf de eerste dosis tot de aanvang van ILD of ILD-achtige bijwerkingen was 1,9 maanden. De mediane tijd vanaf de laatste dosis radiotherapie tot de aanvang van ILD of ILD-achtige bijwerkingen was 3,0 maanden.
ILD of ILD-achtige bijwerkingen werden gemeld bij 3,3% en waren fataal bij 0,4% (n=1) van de 276 patiënten die TAGRISSO kregen in combinatie met pemetrexed en platinabevattende chemotherapie in FLAURA2. De incidentie van ILD was 14,9% bij patiënten van Japanse etniciteit en 1,7% bij niet-Aziatische patiënten; geen enkele patiënt van niet-Japanse Aziatische etniciteit had een voorval van ILD in de FLAURA2-combinatiearm. De mediane tijd vanaf de eerste dosis tot de aanvang van ILD of ILD-achtige bijwerkingen was 161 dagen.
Bestralingspneumonitis
In de LAURA-studie werd na definitieve platinabevattende chemoradiotherapie bestralings-pneumonitis gemeld bij 48% van de 143 patiënten die TAGRISSO kregen en 38% van de 73 patiënten die placebo kregen. Drie (2,1%) patiënten hadden voorvallen van graad 3, allemaal in de TAGRISSO-arm, en er werden in geen van beide armen voorvallen van graad 4 of graad 5 gemeld. De mediane tijd vanaf de eerste dosis tot de aanvang van bestralingspneumonitis was 1,7 maanden in de TAGRISSO-arm en 1,8 maanden in de placebo-arm. De mediane tijd vanaf de laatste dosis radiotherapie tot de aanvang van bestralingspneumonitis was 2,5 maanden in de TAGRISSO-arm en 2,6 maanden in de placebo-arm.
Verlenging van het QTc-interval
Van de 1.956 patiënten in de ADAURA-, FLAURA-, FLAURA2-, LAURA- en AURA-studies behandeld met TAGRISSO monotherapie (80 mg), werd bij 1,1% van de patiënten (n = 21) een QTc waargenomen van meer dan 500 ms; 4% van de patiënten (n = 79) vertoonde een verhoging ten opzichte van de uitgangswaarde van QTc van meer dan 60 ms. Een
farmacokinetische/farmacodynamische analyse met TAGRISSO voorspelde een concentratie-afhankelijke toename in de verlenging van het QTc-interval. Er zijn geen QTc-gerelateerde aritmieën gemeld in de ADAURA-, LAURA-, FLAURA-, FLAURA2- of AURA-studies (zie rubrieken 4.4 en 5.1). Bij patiënten die TAGRISSO in combinatie met pemetrexed en platinabevattende chemotherapie kregen, was het percentage patiënten dat een QTc-intervalverlenging van meer dan 500 msec met een stijging van meer dan 60 msec ten opzichte van baseline ervoer laag en vergelijkbaar met dat waargenomen bij monotherapie (1,8% versus 1,5%).
Gastro-intestinale effecten
In de ADAURA-, FLAURA-, FLAURA2-, LAURA- en AURA-studies (TAGRISSO monotherapie; N=1.956) is diarree gerapporteerd bij 46% van de patiënten, waarvan 36% een bijwerking van graad 1 was, 8,1% van graad 2 en 1,5% van graad 3; bijwerkingen van graad 4 of 5 zijn niet gerapporteerd. Een vermindering van de dosis was noodzakelijk bij 0,6% van de patiënten en een onderbreking van de toediening bij 1,9%. Vier voorvallen (0,2%) leidden tot stopzetten. In ADAURA, FLAURA, FLAURA2 (monotherapie-arm) en AURA3 was de mediane tijd tot de aanvang respectievelijk 22, 19, 22 en 22 dagen en was de mediane duur van de bijwerkingen van graad 2 respectievelijk 11, 19, 17 en 6 dagen. Bij patiënten die TAGRISSO in combinatie met pemetrexed en platinabevattende chemotherapie kregen, werd diarree gemeld bij 43% van de patiënten versus 41% van de patiënten met monotherapie; de meeste van deze voorvallen van diarree waren van graad 1 en graad 2.
Hematologische voorvallen
Vroege verlagingen van de mediane, in het laboratorium bepaalde aantallen leukocyten, lymfocyten, neutrofielen en bloedplaatjes zijn waargenomen bij patiënten die met TAGRISSO werden behandeld; na verloop van tijd stabiliseerden deze en daarna bleven ze boven de ondergrens van normaal. De bijwerkingen leukopenie, lymfopenie, neutropenie en trombocytopenie zijn gemeld, de meeste daarvan waren mild tot matig van ernst en leidden niet tot dosisonderbrekingen. Zeldzame gevallen van aplastische anemie, waaronder fatale voorvallen, zijn gemeld geassocieerd met de behandeling met TAGRISSO. TAGRISSO moet worden stopgezet bij patiënten met bevestigde aplastische anemie (zie rubriek 4.2 en 4.4).
Oudere patiënten
In ADAURA, FLAURA, FLAURA2, LAURA en AURA3 (TAGRISSO monotherapie; N = 1.956) was 43% van de patiënten 65 jaar of ouder en 11% 75 jaar of ouder. Vergeleken met jongere patiënten (< 65) meldden meer patiënten van ≥ 65 jaar bijwerkingen die leidden tot een aanpassing van de dosis in de studie (onderbreking of reductie) (18% versus 13%). Het type gemelde bijwerkingen was vergelijkbaar, ongeacht de leeftijd. Oudere patiënten meldden meer bijwerkingen van graad 3 of hoger in vergelijking met jongere patiënten (14% versus 9%). Er werden geen verschillen in werkzaamheid waargenomen tussen oudere en jongere patiënten. De waargenomen resultaten voor veiligheid en werkzaamheid komen overeen met die van de AURA fase II-studies. Van de 276 patiënten die werden behandeld met TAGRISSO in combinatie met pemetrexed en platinabevattende chemotherapie, waren 104 patiënten van ≥ 65 jaar en 23 patiënten van ≥ 75 jaar oud. Oudere patiënten (≥ 65 jaar) rapporteerden vergelijkbare bijwerkingen van graad 3 of hoger vergeleken met < 65 jaar oude patiënten (36% versus 36%). Dosisaanpassingen vanwege bijwerkingen zijn gemeld bij een groter deel van de patiënten van ≥ 65 jaar vergeleken met patiënten van < 65 jaar (34% vs. 20%).
Laag lichaamsgewicht
Patiënten met een laag lichaamsgewicht (< 50 kg) die TAGRISSO monotherapie (80 mg; N=1.956) kregen, rapporteerden een hogere frequentie bijwerkingen graad ≥ 3 (20% versus 10%) en verlenging van het QTc (12% versus 6%) vergeleken met patiënten met een hoger lichaamsgewicht (≥ 50 kg). Patiënten met een laag lichaamsgewicht (< 50 kg) die TAGRISSO in combinatie met pemetrexed en platinabevattende chemotherapie kregen, rapporteerden vergelijkbare frequenties van bijwerkingen van graad ≥ 3 (32% versus 37%) vergeleken met patiënten met een hoger lichaamsgewicht (≥50 kg). Daarentegen werden een droge huid (34% versus 22%) en stomatitis (40% versus 30%) met hogere frequenties gemeld bij patiënten met een laag lichaamsgewicht (< 50 kg) versus patiënten met een hoger lichaamsgewicht (≥ 50 kg).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische onderzoeken met TAGRISSO werd een beperkt aantal patiënten behandeld met een dagelijkse dosis van maximaal 240 mg zonder dosisbeperkende toxiciteiten. In deze onderzoeken ondervonden patiënten die werden behandeld met een dagelijkse dosis TAGRISSO van 160 mg en 240 mg een toename in de frequentie en ernst van een aantal kenmerkende EGFR TKI-geïnduceerde bijwerkingen (voornamelijk diarree en huiduitslag) in vergelijking met een behandeling met een dosis van 80 mg. Er is beperkte ervaring met onbedoelde overdoses bij mensen. Alle gevallen betroffen opzichzelfstaande incidenten van patiënten die per ongeluk een extra dagelijkse dosis TAGRISSO namen, zonder enige klinische gevolgen.
Er is geen specifieke behandeling voor een overdosis TAGRISSO. Wanneer een overdosis vermoed wordt, dan dient TAGRISSO te worden onthouden en een symptomatische behandeling te worden gestart.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmers. ATC-code: L01EB04.
Werkingsmechanisme
Osimertinib is een tyrosinekinaseremmer (TKI). Het middel is een irreversibele remmer van EGFR's met sensibiliserende mutaties (EGFRm) en de TKI-resistente mutatie T790M.
Farmacodynamische effecten
In-vitro-onderzoeken hebben aangetoond dat osimertinib een krachtige en remmende werking tegen EGFR vertoont in een reeks van alle klinisch relevante, EGFR-sensibiliserende mutante en T790M-mutante cellijnen van NSCLC (aangetoonde IC50s van 6 nM tot 54 nM tegen fosfo-EGFR). Dit leidt tot remming van de celgroei met tegelijkertijd significant minder activiteit tegen EGFR in wildtype (niet-gemuteerde) cellijnen (aangetoonde IC50s van 480 nM tot 1,8 μM tegen fosfo-EGFR). Orale toediening van osimertinib in vivo leidt tot tumorverkleining in NSCLC-xenotransplantatie- en transgene longtumormodellen van muizen met een EGFR mutatie of een T790M-mutatie.
Cardiale elektrofysiologie
De kans op verlenging van het QTc-interval met TAGRISSO werd beoordeeld bij 210 patiënten die dagelijks 80 mg osimertinib ontvingen in AURA2. Er zijn seriële ECG's vastgelegd na één dosis en bij steady-state om het effect van osimertinib op het QTc-interval te evalueren. Een farmacokinetische/farmacodynamische analyse voorspelde een geneesmiddelgerelateerde verlenging van het QTc-interval bij 80 mg van 14 ms met een bovengrens van 16 ms (90%-BI).
Klinische werkzaamheid en veiligheid
Adjuvante behandeling van EGFR-mutatiepositieve NSCLC, al dan niet voorbehandeld met adjuvante chemotherapie - ADAURA
De werkzaamheid en veiligheid van TAGRISSO als adjuvante behandeling van patiënten met volledige tumorresectie met EGFR-mutatiepositieve (ex19del of L858R) NSCLC al dan niet voorbehandeld met adjuvante chemotherapie, is aangetoond in een gerandomiseerde, dubbelblinde, placebogecontroleerde studie (ADAURA).
Patiënten kwamen in aanmerking voor deelname aan de studie bij aanwezigheid van stadium IB-IIIA (volgens de American Joint Commission on Cancer [AJCC] 7e editie) resectabele tumoren met een positieve EGFR-mutatiestatus (ex19del of L858R) die prospectief in een centraal laboratorium was vastgesteld met een cobas EGFR-mutatietest op basis van materiaal van een biopt of een chirurgisch preparaat.
De patiënten werden 1:1 gerandomiseerd om TAGRISSO (n=339, 80 mg oraal eenmaal daags) of placebo (n=343) te krijgen na herstel van chirurgie en standaard adjuvante chemotherapie indien van toepassing. Patiënten die geen adjuvante chemotherapie kregen, werden binnen 10 weken gerandomiseerd en patiënten die wel behandeld werden met adjuvante chemotherapie binnen 26 weken na chirurgie. Randomisatie werd gestratificeerd volgens EGFR-mutatietype (ex19del of L858R), etniciteit (Aziatisch of niet-Aziatisch) en stadiëring op basis van pathologisch bepaalde Tumour-Node-Metastasis (pTNM) (IB of II of IIIA) volgens AJCC 7e editie. De behandeling werd gegeven tot terugkeer van de ziekte, onaanvaardbare toxiciteit of gedurende 3 jaar.
De belangrijkste uitkomstmaat voor werkzaamheid was ziektevrije overleving (DFS) zoals beoordeeld door de onderzoeker in de stadium II-IIIA-populatie. DFS zoals beoordeeld door de onderzoeker in de populatie met stadium IB-IIIA (totale populatie) was een aanvullende uitkomstmaat voor werkzaamheid. Andere aanvullende uitkomstmaten voor werkzaamheid omvatten het percentage patiënten met DFS, totale overleving (OS), OS-percentage en tijd tot verslechtering van de gezondheidsgerelateerde kwaliteit van leven (HRQL) SF-36.
De baseline demografische en ziektekenmerken van de totale populatie waren als volgt: mediane leeftijd 63 jaar (bereik 30-86 jaar), ≥ 75 jaar oud (11%), vrouw (70%), Aziatisch (64%), nooit gerookt (72%), World Health Organization (WHO) performance status van 0 (64%) of 1 (36%), stadium IB (31%), stadium II (34%) en IIIA (35%). Met betrekking tot de EGFR-mutatiestatus was er bij 55% van de patiënten sprake van exon-19-deleties en bij 45% van exon-21 L858R-substitutiemutaties; bij 9 patiënten (1%) was er ook sprake van een gelijktijdige de novo T790M-mutatie. De meerderheid (60%) van de patiënten kreeg adjuvante chemotherapie voorafgaand aan randomisatie (26% IB; 71% IIA; 73% IIB; 80% IIIA). Op het moment van de DFS-analyse werden 205 (61%) patiënten nog actief behandeld; van de 73 (11%) patiënten die de mogelijkheid hadden om de behandelduur van 3 jaar te voltooien, maakten 40 (12%) deel uit van de osimertinib-arm en 33 (10%) van de placeboarm.
Er waren 37 patiënten met een ziekterecidief gedurende de behandeling met TAGRISSO. De meest gemelde locaties van ziekterecidief waren: long (19 patiënten); lymfeklieren (10 patiënten) en centraal zenuwstelsel (CZS) (5 patiënten). Er waren 157 patiënten met een ziekterecidief gedurende de behandeling met placebo. De meest gemelde locaties waren: long (61 patiënten); lymfeklieren (48 patiënten) en CZS (34 patiënten).
ADAURA toonde een statistisch significante vermindering van het risico op terugkeer van de ziekte of overlijden bij patiënten die behandeld werden met TAGRISSO in vergelijking met patiënten die behandeld werden met placebo in de populatie met stadium II-IIIA. Vergelijkbare resultaten zijn waargenomen in de populatie met stadium IB-IIIA.
De werkzaamheidsresultaten van ADAURA op basis van de beoordeling door de onderzoeker zijn samengevat in tabel 3.
Tabel 3. Werkzaamheidsresultaten van ADAURA op basis van de beoordeling door de onderzoeker
| Populatie met stadium II-IIIA | Populatie met stadium IB-IIIA | |||
| Uitkomstmaat voor werkzaamheid | TAGRISSO (N=233) | Placebo (N=237) | TAGRISSO (N=339) | Placebo (N=343) |
| Ziektevrije overleving (DFS) | ||||
| Aantal voorvallen (%) | 26 (11) | 130 (55) | 37 (11) | 159 (46) |
| Terugkeer van ziekte (%) | 26 (11) | 129 (54) | 37 (11) | 157 (46) |
| Overlijden (%) | 0 | 1 (0,4) | 0 | 2 (0,6) |
| Mediane DFS, maanden (95%-BI) | NC (38,8; NC) | 19,6 (16,6; 24,5) | NC (NC; NC) | 27,5 (22,0; 35,0) |
| HR (99,06%-BI); P-waarde | 0,17 (0,11; 0,26); < 0,0001a | 0,20 (0,14; 0,30); < 0,0001b | ||
| Patiënten met DFS bij 12 maanden (%) (95%-BI) | 97 (94; 99) | 61 (54; 67) | 97 (95; 99) | 69 (63; 73) |
| Patiënten met DFS bij 24 maanden (%) (95%-BI) | 90 (84; 93) | 44 (37; 51) | 89 (85; 92) | 52 (46; 58) |
| Patiënten met DFS bij 36 maanden (%) (95%-BI)c, d | 78 (65; 87) | 28 (19; 38) | 79 (69; 86) | 40 (32; 48) |
HR = Hazardratio; BI = Betrouwbaarheidsinterval, NC = Niet calculeerbaar
DFS-resultaten zoals beoordeeld door de onderzoeker.
Een HR < 1 is in het voordeel van TAGRISSO.
De mediane duur van follow-up voor DFS was 22,1 maanden voor patiënten die TAGRISSO kregen, 14,9 maanden voor patiënten die placebo kregen (de populatie met stadium II-IIIA) en 16,6 maanden voor patiënten die placebo kregen (de populatie met stadium IB-IIIA).
DFS-resultaten zijn van de primaire analyse (17 januari 2020).
a Gecorrigeerd voor een interim-analyse (33% maturiteit) was een p-waarde < 0,0094 nodig om statistische significantie te bereiken.
b Gecorrigeerd voor een interim-analyse (29% maturiteit) was een p-waarde < 0,0088 nodig om statistische significantie te bereiken.
c Het aantal patiënten at risk na 36 maanden was 18 patiënten in de TAGRISSO-arm en 9 patiënten in de placeboarm (de populatie met stadium II-IIIA).
d Het aantal patiënten at risk na 36 maanden was 27 patiënten in de TAGRISSO-arm en 20 patiënten in de placeboarm (de populatie met stadium IB-IIIA).
De uiteindelijke analyse van de totale overleving (overall survival, OS) (data cut-off [DCO]: 27 januari 2023) toonde een statistisch significante verbetering aan in OS bij patiënten behandeld met TAGRISSO vergeleken met placebo voor zowel de stadium II-IIIA-populatie (100 OS-voorvallen [21% maturiteit]; HR=0,49; 95,03%-BI: 0,33; 0,73; p-waarde = 0,0004) als voor de totale populatie (IB-IIIA; 124 OS-voorvallen [18% maturiteit]; HR=0,49; 95,03%-BI: 0,34; 0,70; p-waarde < 0,0001). Voor beide populaties werd de mediane OS in geen van beide behandelarmen bereikt en waren de 95%-BI's niet calculeerbaar. De mediane duur van follow-up voor OS bij alle patiënten was 59,9 maanden (populatie met stadium II-IIIA) en 60,4 maanden (populatie met stadium IB-IIIA) in de TAGRISSO-arm en 56,2 maanden (populatie met stadium II-IIIA) en 59,4 maanden (populatie met stadium IB-IIIA) in de placebo-arm.
Figuur 1. Kaplan-Meiercurve voor ziektevrije overleving zoals beoordeeld door de onderzoeker bij patiënten met stadium II-IIIA
Figuur 2. Kaplan-Meiercurve voor ziektevrije overleving zoals beoordeeld door de onderzoeker bij patiënten met stadium IB-IIIA (totale populatie)
Het DFS-voordeel van TAGRISSO ten opzichte van placebo was consistent in alle geanalyseerde vooraf gedefinieerde subgroepen, inclusief etniciteit, leeftijd, geslacht en EGFR-mutatietype (ex19del of L858R).
Figuur 3. Kaplan-Meiercurve voor totale overleving bij patiënten met stadium II-IIIA
Figuur 4. Kaplan-Meiercurve voor totale overleving bij patiënten met stadium IB-IIIA (totale populatie)
Een verkennende analyse van CNS DFS (tijd tot CZS-recidief of overlijden) bij patiënten die TAGRISSO kregen vergeleken met patiënten die placebo kregen, toonde een HR van 0,18 (95%-BI: 0,10; 0,33; p < 0,0001) voor de totale populatie (stadium IB-IIIA).
Patient reported outcomes
In ADAURA werd de gezondheidsgerelateerde kwaliteit van leven (HRQL) beoordeeld aan de hand van de Short Form (36) Health Survey versie 2 (SF-36v2) vragenlijst. SF-36v2 werd na 12 weken, 24 weken en vervolgens elke 24 weken vanaf randomisatie afgenomen, totdat de behandeling was voltooid of werd stopgezet. Over het algemeen bleef de HRQL tot aan 30 maanden in beide armen behouden, waarbij ten minste 70% van de patiënten in de populatie met stadium II-IIIA geen klinisch betekenisvolle verslechtering van de fysieke component van de SF-36 of overlijden (70% vs 76% voor TAGRISSO vs placebo) of in de mentale component van de SF-36 of overlijden (70 % vs 71% voor TAGRISSO vs placebo) ervaren had.
EGFR-mutatiepositieve lokaal gevorderde niet-resectabele NSCLC – LAURA
De werkzaamheid en veiligheid van TAGRISSO voor de behandeling van patiënten met EGFR-mutatiepositieve, lokaal gevorderde, niet-resectabele NSCLC, die geen progressie vertoonden tijdens of na definitieve platinabevattende chemoradiotherapie, werden geëvalueerd in een gerandomiseerde, dubbelblinde, placebogecontroleerde studie (LAURA). De patiënten moesten gelijktijdige chemoradiotherapie (CCRT) of sequentiële chemoradiotherapie (SCRT) krijgen, waarbij ten minste 2 cycli of 5 wekelijkse doses platinabevattende chemotherapie en een totale stralingsdosis van 60 Gy ±10% (54 Gy tot 66 Gy) ≤ 6 weken voorafgaand aan randomisatie moesten zijn voltooid. Tumorweefselmonsters van patiënten moesten een EGFR exon-19-deletie of exon-21-L858R-mutatie hebben, zoals geïdentificeerd door centrale of lokale tests met behulp van een gecertificeerde/goedgekeurde test.
De patiënten werden gerandomiseerd (2:1) naar ofwel TAGRISSO 80 mg oraal eenmaal daags (n=143) of placebo (n=73). Randomisatie was gestratificeerd op basis van eerdere chemoradiatiestrategie (CCRT versus SCRT), tumorstadiëring voorafgaand aan chemoradiatie (IIIA versus IIIB/IIIC) en op basis van het Chinese cohort. De patiënten bleven de studiebehandeling ontvangen totdat er intolerantie voor de therapie of bevestigde ziekteprogressie optrad. Cross-over van placebo naar TAGRISSO was toegestaan bij ziekteprogressie.
Het primaire werkzaamheidseindpunt was progressievrije overleving (PFS) zoals beoordeeld door geblindeerde onafhankelijke centrale beoordeling (Blinded Independent Central Review: BICR). Aanvullende werkzaamheidseindpunten omvatten OS en CZS PFS zoals beoordeeld door een BICR van een neuroradioloog.
De baseline demografische en ziektekenmerken van de totale studiepopulatie waren: mediane leeftijd 63 jaar (spreiding: 36-84 jaar), ≥ 75 jaar oud (13%), vrouw (61%), Aziatisch (82%), wit (14%), nooit gerookt (70%). De baseline WHO-performancestatus was 0 (51%) of 1 (49%); 35% van de patiënten had stadium IIIA, 49% van de patiënten had stadium IIIB en 16% van de patiënten had stadium IIIC NSCLC. Met betrekking tot de EGFR-mutatiestatus was 54% exon-19-deleties en 45% exon-21-L858R-mutaties. Voorafgaand aan randomisatie kreeg 89% van de patiënten CCRT en 11% van de patiënten kreeg SCRT. Alle patiënten kregen platinabevattende chemotherapie (55% carboplatinabevattende chemotherapie en 44% cisplatinabevattende chemotherapie). De mediane totale dosis straling was 60 Gy voor patiënten in beide armen.
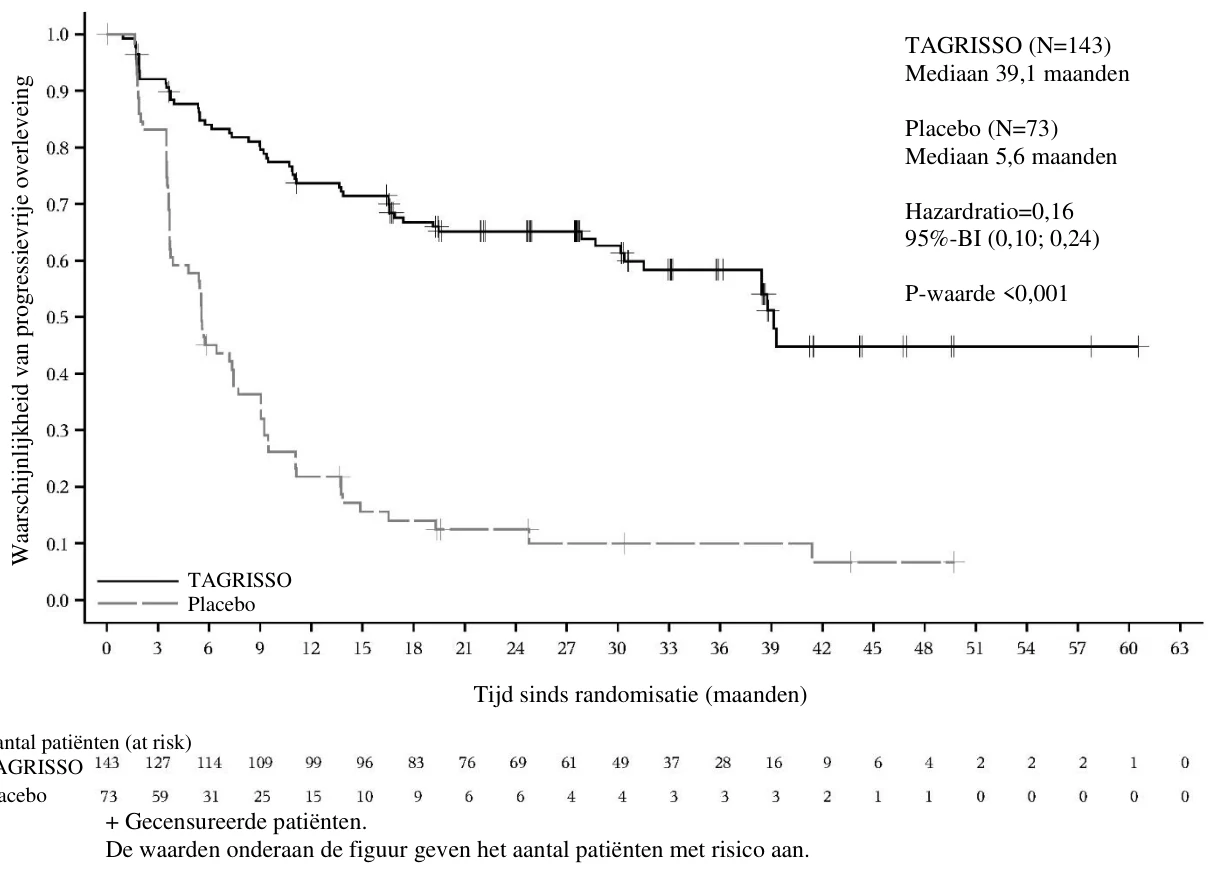
Behandeling met TAGRISSO na platinabevattende chemoradiotherapie resulteerde in een statistisch significante verbetering van de PFS vergeleken met placebo (56% maturiteit; HR=0,16; 95%-BI: 0,10; 0,24; P < 0,001, mediaan respectievelijk 39,1 maanden en 5,6 maanden).
Volgens protocol ondergingen alle patiënten bij aanvang een MRI-scan van de hersenen en bij alle patiënten, op één na, werden tijdens de behandeling MRI-scans van de hersenen gepland. Een lager percentage patiënten had volgens neuroradiologische beoordeling nieuwe CZS-laesies in de TAGRISSO-arm vergeleken met de placebo-arm (respectievelijk 17/143 [12%] versus 26/73 [36%]). Op het moment van de tussentijdse analyse van OS (DCO: 05 januari 2024) werd statistische significantie niet bereikt. Vijftig van de 62 patiënten (80,6%) in de placebo-arm werden behandeld met TAGRISSO na een door BICR bevestigde ziekteprogressie.
De werkzaamheidsresultaten van LAURA worden samengevat in tabel 4, en de Kaplan-Meier-curve voor PFS wordt weergegeven in figuur 5.
Tabel 4. Werkzaamheidsresultaten van LAURA
| Uitkomstmaat voor werkzaamheid | TAGRISSO (N=143) | Placebo (N=73) |
| Progressievrije overleving (PFS)a | ||
| Aantal voorvallen (%) | 57 (40) | 63 (86) |
| Mediane PFS, maanden (95%-BI) | 39,1 (31,5; NC) | 5,6 (3,7; 7,4) |
| HR (95%-BI); P-waarde | 0,16 (0,10; 0,24); P < 0,001 | |
| Totale overleving (OS) | ||
| Aantal sterfgevallen (%) | 28 (20) | 15 (21) |
| Mediane OS, maanden (95%-BI) | 54,0 (46,5; NC) | NC (42,1; NC) |
| HR (95%-BI); P-waarde | 0,81 (0,42; 1,56); P = 0,530a | |
HR = hazardratio; BI = betrouwbaarheidsinterval, NC = niet calculeerbaar
PFS, resultaten zoals beoordeeld door BICR.
De mediane follow-uptijd voor PFS was bij alle patiënten 22,0 maanden in de TAGRISSO-arm en 5,6 maanden in de placebo-arm.
a.Gecorrigeerd voor een tussentijdse analyse (20% maturiteit) was een p-waarde < 0.000036 vereist om statistische significantie te bereiken.
Figuur 5. Kaplan-Meiercurves voor progressievrije overleving zoals beoordeeld door BICR in LAURA
Eerder onbehandelde EGFR-mutatiepositieve lokaal gevorderde of gemetastaseerde NSCLC
FLAURA - Monotherapie
De werkzaamheid en veiligheid van TAGRISSO voor de behandeling van patiënten met EGFR-mutatiepositieve lokaal gevorderde, niet voor curatieve chirurgie of radiotherapie in aanmerking komende of gemetastaseerde NSCLC, die nog niet eerder een systemische behandeling voor gevorderde ziekte ontvingen, is aangetoond in een gerandomiseerde, dubbelblinde studie (FLAURA) met werkzame controle. Tumorweefselmonsters met een van de twee algemeen voorkomende EGFR-mutaties die bekend staan om hun EGFR-TKI-gevoeligheid (ex19del of L858R), zoals is gebleken uit lokale of centrale onderzoeken, waren verplicht.
De patiënten werden 1:1 gerandomiseerd voor een behandeling met TAGRISSO (n=279, 80 mg oraal eenmaal daags) of een EGFR-TKI als controlemiddel (n = 277; gefitinib 250 mg oraal eenmaal daags of erlotinib 150 mg oraal eenmaal daags). Randomisatie werd gestratificeerd naar EGFR-mutatietype (ex19del of L858R) en etniciteit (Aziatisch of niet-Aziatisch). De patiënten werden met het studiegeneesmiddel behandeld tot aan intolerantie voor de behandeling, of tot de onderzoeker bepaalde dat de patiënt er geen klinisch voordeel meer van had. Patiënten die een EGFR-TKI als controlemiddel kregen, konden post-progressie overgaan op open-label TAGRISSO, mits tumormonsters positief testten op de T790M-mutatie. De primaire uitkomstmaat voor werkzaamheid was PFS zoals beoordeeld door de onderzoeker.
De uitgangswaarden wat betreft demografische en ziektekenmerken van de totale studiepopulatie waren: gemiddelde leeftijd 64 jaar (spreiding 26-93 jaar), ≥ 75 jaar oud (14%), vrouw (63%), wit (36%), Aziatisch (62%), nooit-rokers (64%), WHO performance status van 0 of 1 (100%), gemetastaseerde botaandoening (36%), extrathoracale viscerale metastasen (35%), CZS-metastasen (21%, geïdentificeerd door de locatie van de CZS-laesie bij baseline, medische geschiedenis, en/of voorafgaande chirurgische ingreep en/of voorafgaande radiotherapie van metastasen in het CZS). Aantal patiënten (at risk)
TAGRISSO
Placebo
TAGRISSO heeft een klinisch relevante en statistisch significante verbetering laten zien in PFS vergeleken met EGFR-TKI als controlemiddel (mediaan respectievelijk 18,9 en 10,2 maanden, HR = 0,46; 95%-BI: 0,37; 0,57; P<0,0001). De FLAURA-resultaten voor werkzaamheid op basis van beoordeling door de onderzoeker zijn samengevat in tabel 5 en de Kaplan-Meiercurve voor PFS is weergegeven in figuur 6. De uiteindelijke analyse van OS (58% maturiteit), liet een statistisch significante verbetering met een HR van 0,799 (95,05% BI: 0,641; 0,997) en een klinisch relevante langere mediane overlevingstijd zien bij patiënten gerandomiseerd naar TAGRISSO vergeleken met patiënten die met een EGFR-TKI als controlemiddel waren behandeld (tabel 5 en figuur 7). Een groter deel van de met TAGRISSO behandelde patiënten was op 12, 18, 24 en 36 maanden nog in leven (respectievelijk 89%, 81%, 74% en 54%) vergeleken met patiënten die met een EGFR-TKI als controlemiddel waren behandeld (respectievelijk 83%, 71%, 59% en 44%). Uit analyse van post-progressie-eindpunten bleek dat het PFS-voordeel behouden bleef tijdens volgende therapielijnen.
Tabel 5. Werkzaamheidsresultaten van FLAURA volgens de onderzoeker
| Uitkomstmaat voor werkzaamheid | TAGRISSO (N = 279) | EGFR-TKI als controlemiddel (gefitinib of erlotinib) (N = 277) |
| Progressievrije overleving (PFS) | ||
| Aantal voorvallen (62% maturiteit) | 136 (49) | 206 (74) |
| Mediane PFS, maanden (95%-BI) | 18,9 (15,2; 21,4) | 10,2 (9,6; 11,1) |
| HR (95%-BI); P-waarde | 0,46 (0,37; 0,57); P < 0,0001 | |
| Totale overleving (OS) | ||
| Aantal sterfgevallen (58% maturiteit) | 155 (56) | 166 (60) |
| Mediane OS, maanden (95%-BI) | 38,6 (34,5; 41,8) | 31,8 (26,6; 36,0) |
| HR (95,05%-BI); P-waarde | 0,799 (0,641; 0,997); P = 0,0462a | |
| Objectieve respons (ORR)*b | ||
| Aantal responsen (n), responsratio (95%-BI) | 223 80% (75; 85) | 210 76% (70; 81) |
| Odds ratio (95%-BI); P-waarde | 1,3 (0,9; 1,9); P = 0,2421 | |
| Duur van respons (DoR)* | ||
| Mediane DoR, maanden (95%-BI) | 17,2 (13,8; 22,0) | 8,5 (7,3; 9,8) |
| Tweede PFS na aanvang van de eerstvolgende therapie (PFS2) | ||
| Aantal patiënten met tweede progressie (%) | 73 (26) | 106 (38) |
| Mediaan PFS2, maanden (95%-BI) | NC (23,7; NC) | 20,0 (18,0; NC) |
HR = hazardratio; BI = betrouwbaarheidsinterval, NC = niet calculeerbaar
PFS, ORR, DoR en PFS2 resultaten zijn gebaseerd op RECIST-beoordelingen door de onderzoeker. *Op basis van onbevestigde respons.
De mediane follow-uptijd was 15,0 maanden bij patiënten die met TAGRISSO werden behandeld en 9,7 maanden bij patiënten die met EGFR-TKI als controlemiddel werden behandeld.
De mediane overleving follow-uptijd was 35,8 maanden bij patiënten die met TAGRISSO werden behandeld en 27,0 maanden bij patiënten die met EGFR-TKI als controlemiddel werden behandeld.
PFS, ORR, DoR, PFS2, TFST en TSST resultaten zijn van DCO 12 juni 2017. OS resultaten zijn van DCO 25 juni 2019. Een HR < 1 laat een voordeel zien voor TAGRISSO, een Odds ratio van >1 laat een voordeel zien voor TAGRISSO. a Gecorrigeerd voor een interim-analyse (25% maturiteit), was een P-waarde < 0,0495 nodig voor statistische significantie. b De resultaten voor ORR op basis van BICR kwamen overeen met de resultaten van de onderzoeker; ORR op basis van BICR-beoordeling was 78% (95%-BI: 73; 83) op TAGRISSO en 70% (95%-BI: 65; 76) op de behandeling met EGFR-TKI als controlemiddel.
| HR (95%-BI); P-waarde | 0,58 (0,44; 0,78); P = 0,0004 | |
| Tijd vanaf randomisatie tot eerstvolgende behandeling of overlijden (TFST) | ||
| Aantal patiënten die eerstvolgende behandeling kregen of overleden (%) | 115 (41) | 175 (63) |
| Mediane TFST, maanden (95%-BI) | 23,5 (22,0; NC) | 13,8 (12,3; 15,7) |
| HR (95%-BI); P-waarde | 0,51 (0,40; 0,64); P<0,0001 | |
| Tijd vanaf randomisatie tot tweede opeenvolgende behandeling of overlijden (TSST) | ||
| Aantal patiënten die tweede opeenvolgende behandeling kregen of overleden (%) | 75 (27) | 110 (40) |
| Mediane TSST, maanden (95%-BI) | NC (NC; NC) | 25,9 (20,0; NC) |
| HR (95%-BI); P-waarde | 0,60 (0,45; 0,80); P = 0,0005 | |
Figuur 6. Kaplan-Meiercurves voor progressievrije overleving zoals beoordeeld door de onderzoeker in FLAURA
Figuur 7. Kaplan-Meiercurves voor totale overleving in FLAURA
Het PFS-voordeel van TAGRISSO in vergelijking met EGFR-TKI als controlebehandeling was consistent voor alle geanalyseerde, vooraf gedefinieerde subgroepen waaronder etniciteit, leeftijd, geslacht, voorgeschiedenis van roken, CZS-metastasen aan het begin van de studie en EGFR-mutatietype (Exon-19-deletie of L858R).
Data voor werkzaamheid bij CZS-metastasen in FLAURA-studie
Patiënten met CZS-metastasen die geen steroïden nodig hadden en die ten minste twee weken na afloop van de definitieve therapie en steroïden een stabiele neurologische status hadden, kwamen in aanmerking voor randomisatie in de FLAURA-studie. Op 556 patiënten waren er van 200 patiënten bij baseline hersenscans beschikbaar. Een Blinded Independent Central Review (BICR) van deze scans leidde tot een subgroep van 128/556 (23%) patiënten met CZS-metastasen; deze gegevens staan in tabel 6. CZS-werkzaamheid op basis van RECIST v1.1 in FLAURA gaf een statistisch significante verbetering te zien in CZS PFS (HR = 0,48; 95%-BI 0,26; 0,86; P = 0,014).
Tabel 6. CZS-werkzaamheid op basis van BICR bij patiënten met CZS-metastasen op een baseline hersenscan in FLAURA
| Uitkomstmaat voor werkzaamheid | TAGRISSO N = 61 | EGFR-TKI als controlemiddel (gefitinib of erlotinib) N = 67 |
| CZS progressievrije overlevinga | ||
| Aantal voorvallen (%) | 18 (30) | 30 (45) |
| Mediane CZS PFS, maanden (95%-BI) | NC (16,5; NC) | 13,9 (8,3; NC) |
| HR (95%-BI); P-waarde | 0,48 (0,26; 0,86); P = 0,014 | |
| CZS progressievrij en op 6 maanden in leven (%) (95%-BI) | 87 (74; 94) | 71 (57; 81) |
| CZS progressievrij en op 12 maanden in leven (%) (95%-BI) | 77 (62; 86) | 56 (42; 68) |
HR = Hazardratio; BI = Betrouwbaarheidsinterval, NC = Niet calculeerbaar
Een HR < 1 laat een voordeel zien voor TAGRISSO, een Odds ratio van > 1 laat een voordeel zien voor TAGRISSO a CZS PFS bepaald door RECIST v1.1 op CZS BICR (CZS meetbare en niet-meetbare laesies bij baseline door BICR) n =
61 voor TAGRISSO en n = 67 voor de EGFR TKI-comparator; responsen zijn niet bevestigd.
In FLAURA werd een vooraf gedefinieerde PFS-subgroep gevormd op basis van de status van CZS-metastasen (bepaald door plek van de CZS-laesie bij baseline, medische voorgeschiedenis, en/of voorafgaande chirurgie, en/of voorafgaande radiotherapie van CZS-metastasen) aan het begin van de studie en deze wordt weergegeven in figuur 8. Ongeacht de status van CZS-laesies aan het begin van de studie hadden patiënten in de TAGRISSO-groep voordeel qua werkzaamheid ten opzichte van de groep met EGFR-TKI als controlemiddel. Ook waren er minder patiënten met nieuwe CZS-laesies in de TAGRISSO-groep dan in de groep met EGFR-TKI (TAGRISSO, 11/279 [3,9%] versus EGFR-TKI, 34/277 [12,3%]). In de subgroep van patiënten zonder CZS-laesies bij baseline was er een kleiner aantal nieuwe CZS-laesies in de TAGRISSO-groep in vergelijking met de groep met EGFR-TKI als controlemiddel (respectievelijk 7/226 [3,1%] vs. 15/214 [7,0%]).
Figuur 8. Totale PFS op basis van beoordeling door de onderzoeker, opgesplitst voor status van CZS-metastasen bij aanvang van de studie, Kaplan-Meiercurve (volledige dataset voor analyse) in FLAURA
Patient reported outcomes
Door patiënten gemelde symptomen en HRQL werden elektronisch verzameld, waarbij gebruik werd gemaakt van de EORTC QLQ-C30 en de bijbehorende longkankermodule (EORTC QLQ LC13). De LC13 werd in eerste instantie eenmaal per week afgenomen gedurende de eerste 6 weken, daarna om de 3 weken voor en na progressie. De C30 werd voor en na progressie om de 6 weken beoordeeld. Op baseline werden geen verschillen in de door de patiënt gemelde symptomen, functie of HRQL waargenomen tussen de groep met TAGRISSO en de EGFR-TKI als controlemiddel (gefitinib of erlotinib). Therapietrouw gedurende de eerste 9 maanden was over het algemeen hoog (≥ 70%) en vergelijkbaar in beide groepen.
Analyse van belangrijkste symptomen van longkanker
De gegevens verzameld vanaf baseline tot maand 9 lieten vergelijkbare verbeteringen zien voor de TAGRISSO-groep en de groep met EGFR-TKI als controlemiddel voor de vijf vooraf gespecificeerde primaire, door patiënten gemelde symptomen (hoesten, dyspneu, pijn op de borst, vermoeidheid en verminderde eetlust) waarbij de verbetering van hoesten de vastgestelde klinisch relevante grens bereikte. Tot maand 9 waren er geen klinisch relevante verschillen in de door de patiënt gemelde symptomen tussen de TAGRISSO-groep en de EGFR-TKI als controlemiddel (zoals beoordeeld door een verschil van ≥ 10 punten).
HRQL en analyse van de fysieke functieverbetering
Beide groepen meldden vergelijkbare verbeteringen in de meeste functiedomeinen en algemene gezondheid/HRQL, wat wijst op een verbetering van de algemene gezondheid van de patiënten. Tot maand 9 waren er geen klinisch relevante verschillen tussen de groep met TAGRISSO en met EGFR-TKI als controlemiddel voor wat betreft functioneren of HRQL.
FLAURA2 - Combinatietherapie
De werkzaamheid en veiligheid van TAGRISSO in combinatie met pemetrexed en platinabevattende chemotherapie voor de behandeling van patiënten met EGFR-mutatiepositieve lokaal gevorderde of gemetastaseerde NSCLC, die niet eerder een systemische behandeling voor gevorderde ziekte hadden gekregen, zijn aangetoond in een gerandomiseerde, open-label studie met werkzame controle (FLAURA2). Tumorweefselmonsters van patiënten moesten een van de twee veel voorkomende EGFR-mutaties hebben waarvan bekend is dat ze geassocieerd zijn met gevoeligheid voor EGFR TKI’s (ex19del of L858R), geïdentificeerd door lokaal of centraal testen.
De patiënten werden 1:1 gerandomiseerd naar een van de volgende behandelingsarmen:
- TAGRISSO (80 mg) oraal, eenmaal daags met pemetrexed (500 mg/m2) en de keuze van de onderzoeker voor cisplatine (75 mg/m2) of carboplatine (AUC5), intraveneus toegediend op dag 1 van elke 21 dagen durende cyclus, gedurende 4 cycli, gevolgd door TAGRISSO (80 mg) oraal, eenmaal daags en pemetrexed (500 mg/m2) intraveneus toegediend elke 3 weken (n=279)
- TAGRISSO (80 mg) oraal, eenmaal daags (n=278)
De randomisatie werd gestratificeerd naar etniciteit (Chinees/Aziatisch, niet-Chinees/Aziatisch of niet-Aziatisch), WHO-prestatiestatus (0 of 1) en methode voor weefselonderzoek (centraal of lokaal). De patiënten kregen de studiebehandeling totdat er sprake was van intolerantie voor de therapie, of totdat de onderzoeker vaststelde dat de patiënt geen klinisch voordeel meer ondervond.
Het primaire werkzaamheidseindpunt was PFS, zoals beoordeeld door de onderzoeker volgens RECIST 1.1, en het belangrijkste secundaire werkzaamheidseindpunt was OS.
De demografische en ziektekenmerken van de totale studiepopulatie bij baseline waren: mediane leeftijd 61 jaar (spreiding: 26-85 jaar), ≥75 jaar oud (8%), vrouw (61%), Aziatisch (64%), wit (28%), nooit-rokers (66%). De baseline WHO-prestatiestatus was 0 (37%) of 1 (63%); 98,7% had overwegend adenocarcinoomhistologie. Van de patiënten met gemetastaseerde ziekte had 49% gemetastaseerde botziekte, 53% had extrathoracale metastasen en 20% had levermetastasen. Eenenveertig procent (41%) van de patiënten had metastasen in het CZS (geïdentificeerd door de onderzoeker op basis van de plaats van de CZS-laesie bij baseline, de medische voorgeschiedenis en/of eerdere operatie en/of eerdere radiotherapie voor CZS-metastasen). Met betrekking tot het tumor-EGFR-mutatietype bij randomisatie bestond 60,5% uit exon-19-deleties en 38,2% uit exon-21 L858R; 0,7% van de patiënten had tumoren met zowel exon-19-deleties als exon-21 L858R.
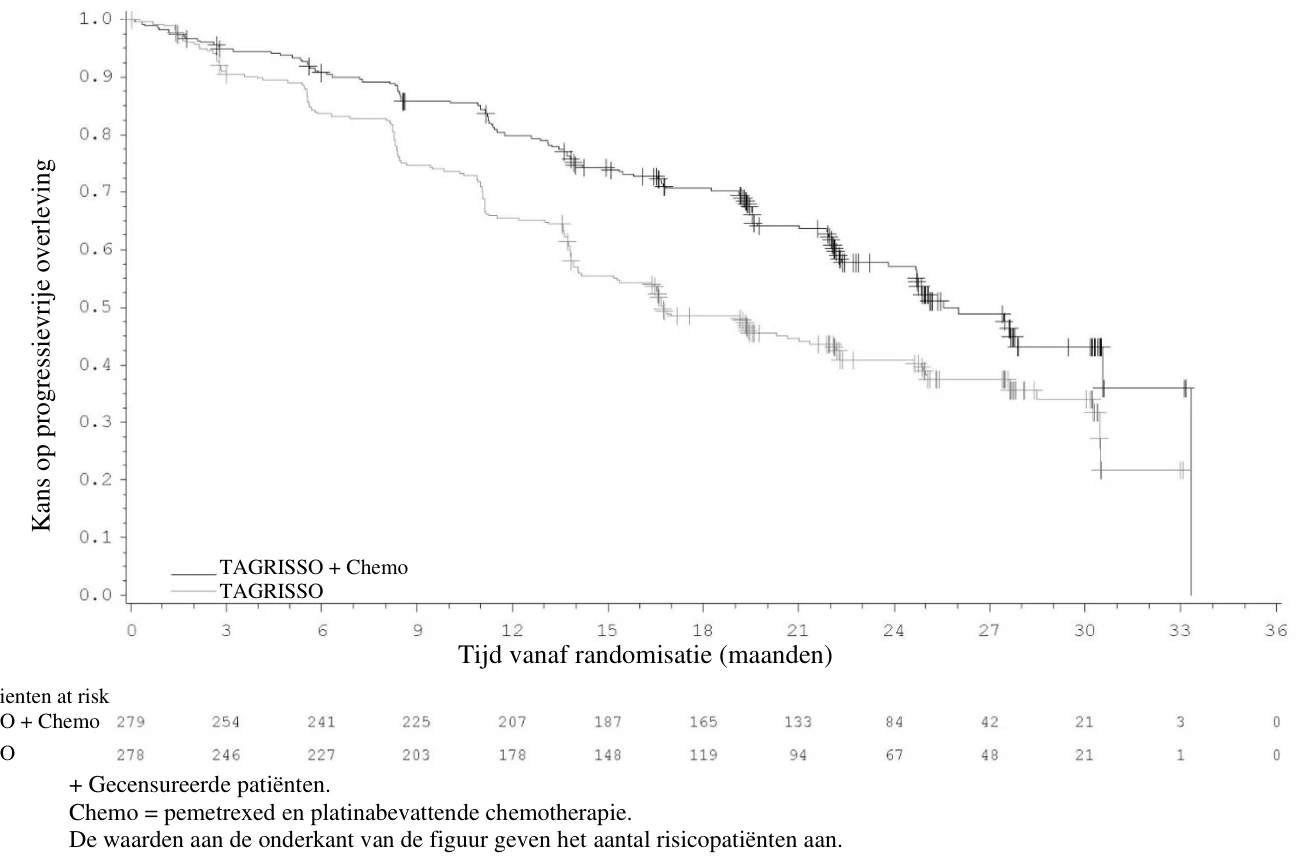
TAGRISSO in combinatie met pemetrexed en platinabevattende chemotherapie liet een statistisch significante verbetering van PFS zien vergeleken met TAGRISSO monotherapie. Het PFS-voordeel was consistent binnen alle geanalyseerde subgroepen. Uit de uiteindelijke analyse van de OS bleek dat bij patiënten die waren gerandomiseerd naar TAGRISSO in combinatie met pemetrexed en platinabevattende chemotherapie de OS statistisch significant beter was dan bij TAGRISSO als monotherapie.
De werkzaamheidsresultaten van FLAURA2 volgens beoordeling door de onderzoeker zijn samengevat in tabel 7, de Kaplan Meier-curve voor PFS wordt weergegeven in figuur 9 en de Kaplan Meier-curve voor OS wordt weergegeven in figuur 10.
Tabel 7. Werkzaamheidsresultaten van FLAURA2 volgens beoordeling door de onderzoeker
| Uitkomstmaat voor werkzaamheid | TAGRISSO met pemetrexed en platinabevattende chemotherapie (N=279) | TAGRISSO (N=278) |
| Progressievrije overleving | ||
| Uitkomstmaat voor werkzaamheid | TAGRISSO met pemetrexed en platinabevattende chemotherapie (N=279) | TAGRISSO (N=278) |
| Aantal (%) voorvallen | 120 (43) | 166 (60) |
| Mediane PFS, maanden (95%-BI)a | 25,5 (24,7; NC) | 16,7 (14,1; 21,3) |
| HR (95%-BI); P-waarde | 0,62 (0,49; 0,79); P<0,0001 | |
| Totale overleving | ||
| Aantal (%) sterfgevallen | 144 (52) | 171 (62) |
| Mediane OS, maanden (95%-BI) | 47,5 (41,0; NC) | 37,6 (33,2; 43,2) |
| HR (95%-BI); P-waarde | 0,77 (0,61; 0,96); P=0,0202b | |
HR = hazardratio; BI = betrouwbaarheidsinterval; NC = niet calculeerbaar
PFS gebaseerd op beoordeling door de onderzoeker volgens RECIST. De mediane follow-uptijd voor PFS bij alle patiënten was 19,5 maanden in de arm met TAGRISSO met pemetrexed en platinabevattende chemotherapie en 16,5 maanden in de TAGRISSO monotherapie-arm.
PFS-resultaten zijn van DCO 3 april 2023 (51% maturiteit). OS-resultaten zijn van DCO 12 juni 2025 (57% maturiteit). a PFS-resultaten van BICR kwamen overeen met de resultaten gerapporteerd via beoordeling door de onderzoeker. b Gecorrigeerd voor de tussentijdse analyses was een p-waarde van <0,04953 vereist om statistische significantie te bereiken bij de uiteindelijke OS analyse.
Figuur 9. Kaplan-Meier curves voor progressievrije overleving zoals beoordeeld door de onderzoeker FLAURA2
Aantal patienten at risk TAGRISSO + Chemo TAGRISSO
Kan
s
o
p
p
ro
g
r
essiev
r
ije
o
v
er
lev
in
g
Figuur 10. Kaplan-Meier curves voor totale overleving in FLAURA2
Werkzaamheidsgegevens voor CZS-metastasen in de FLAURA2-studie
Patiënten met asymptomatische CZS-metastasen die geen steroïden nodig hadden en met een stabiele neurologische status gedurende ten minste twee weken na voltooiing van de definitieve therapie en steroïden, kwamen in aanmerking voor randomisatie in de FLAURA2-studie. Van alle patiënten waren baseline hersenscans beschikbaar. Een BICR-beoordeling, volgens aangepaste RECIST, van deze scans resulteerde in een subgroep van 222/557 (40%) patiënten met meetbare en/of niet-meetbare laesies (cFAS) in het CZS en een verdere subgroep van 78/557 (14%) patiënten met CZS-meetbare laesies (cEFR). Op basis van een verkennende analyse was het CZS-responspercentage > 65% in beide behandelarmen, met een hoger complete responspercentage in de arm met TAGRISSO met pemetrexed en platinabevattende chemotherapie (59,3% van de patiënten) vergeleken met de TAGRISSO-monotherapiearm (43,3% van de patiënten). De mediane DoR werd niet bereikt in de arm met TAGRISSO met pemetrexed en platinabevattende chemotherapie en was 26,2 maanden in de TAGRISSO monotherapie-arm. In de cEFR-subgroep had 47,5% van de patiënten in de arm met TAGRISSO met pemetrexed en platinabevattende chemotherapie een volledige CZS-respons, vergeleken met 15,8% van de patiënten in de TAGRISSO monotherapie-arm.
Voorbehandelde patiënten met T790M-mutatiepositieve NSCLC – AURA3
De werkzaamheid en veiligheid van TAGRISSO voor de behandeling van patiënten met lokaal gevorderd of gemetastaseerd T790M NSCLC waarbij ziekteprogressie was opgetreden gedurende of na behandeling met een EGFR TKI, is aangetoond in een gerandomiseerde, open-label fase III-studie (AURA3) met werkzame controle. Bij alle patiënten moest EGFR T790M-mutatiepositieve NSCLC zijn vastgesteld aan de hand van de Cobas EGFR-mutatietest, uitgevoerd in een centraal laboratorium voorafgaand aan de randomisatie. De T790M-mutatiestatus werd ook bepaald met ctDNA dat werd geïsoleerd uit een plasmamonster afgenomen tijdens de screening. De primaire uitkomstmaat voor werkzaamheid was de PFS, zoals beoordeeld door de onderzoeker. Aanvullende uitkomstmaten voor werkzaamheid waren onder andere ORR, DoR en OS zoals beoordeeld door de onderzoeker. K
an
s
o
p
to
tale
o
v
er
lev
in
g
Aantal patiënten at risk TAGRISSO + Chemo TAGRISSO
+ Gecensureerde patiënten.
Chemo = pemetrexed en platinabevattende chemotherapie.
De waarden aan de onderkant van de figuur geven het aantal risicopatiënten aan.
De patiënten werden gerandomiseerd in een 2:1 (TAGRISSO: platinabevattende doublet chemotherapie) ratio naar TAGRISSO (n = 279) of platinabevattende doublet-chemotherapie (n = 140). Randomisatie was gestratificeerd naar etniciteit (Aziatisch en niet-Aziatisch). Patiënten in de TAGRISSO-arm kregen 80 mg TAGRISSO, oraal, eenmaal daags tot intolerantie voor de therapie of tot de onderzoeker bepaalde dat de patiënt geen klinisch voordeel meer ondervond. Chemotherapie bestond uit 500 mg/m2 pemetrexed met carboplatine AUC5 of uit 500 mg/m2 pemetrexed met 75 mg/m2 cisplatine op de eerste dag van elke 21-daagse cyclus, tot maximaal 6 cycli. Patiënten bij wie na vier cycli van platinabevattende chemotherapie geen ziekteprogressie was opgetreden, mochten een onderhoudsbehandeling met pemetrexed krijgen (500 mg/m2 pemetrexed op de eerste dag van elke 21-daagse cyclus). Personen in de chemotherapie-arm met objectieve radiologische progressie (vastgesteld door de onderzoeker en bevestigd door een onafhankelijke centrale beoordeling van de beelden) kregen de mogelijkheid om te beginnen met behandeling met TAGRISSO.
De uitgangswaarden wat betreft demografische- en ziektekenmerken van de totale studiepopulatie waren: mediane leeftijd 62, ≥ 75 jaar (15%), vrouw (64%), wit (32%), Aziatisch (65%), nooit gerookt (68%), WHO- (World Health Organization-) performance status 0 of 1 (100%). Vierenvijftig procent (54%) van de patiënten had extrathoracale, viscerale metastasen, van wie 34% met metastasen in het centrale zenuwstelsel (CZS) (geïdentificeerd door de locatie van de CZS-laesie bij baseline, medische geschiedenis, en/of voorafgaande chirurgische ingreep en/of voorafgaande radiotherapie van metastasen in het CZS) en 23% met levermetastasen. Tweeënveertig procent (42%) van de patiënten had een gemetastaseerde botziekte.
AURA3 toonde een statisch significante verbetering aan in PFS bij patiënten behandeld met TAGRISSO in vergelijking met chemotherapie. AURA3-resultaten voor werkzaamheid op basis van beoordeling door de onderzoeker zijn samengevat in tabel 8 en de Kaplan-Meiercurve voor PFS is weergegeven in figuur 11. Er is geen statistisch significant verschil waargenomen tussen de behandelarmen bij de uiteindelijke OS-analyse.
Tabel 8. AURA3-resultaten voor werkzaamheid op basis van beoordeling door de onderzoeker
| Uitkomstmaat voor werkzaamheid | TAGRISSO (N = 279) | Chemotherapie (pemetrexed/cisplatine of pemetrexed/carboplatine) (N = 140) | |
| Progressievrije overleving | |||
| Aantal voorvallen (% maturiteit) | 140 (50) | 110 (79) | |
| Mediane PFS, maanden (95%-BI) | 10,1 (8,3; 12,3) | 4,4 (4,2; 5,6) | |
| HR (95%-BI); P-waarde | 0,30 (0,23; 0,41); P < 0,001 | ||
| Totale overleving (OS)a | |||
| Aantal sterfgevallen (% maturiteit) | 188 (67,4) | 93 (66,4) | |
| Mediane OS, maanden (95%-BI) | 26,8 (23,5; 31,5) | 22,5 (20,2; 28,8) | |
| HR (95,56%-BI); P-waarde | 0,87 (0,67; 1,13); P = 0,277 | ||
| Objectieve respons (ORR)b | |||
| Aantal voorvallen, percentage (95%-BI) | 197 71% (65; 76) | 44 31% (24; 40) | |
| Odds ratio (95%-BI); P-waarde | 5,4 (3,5; 8,5); P < 0,001 | ||
| Duur van respons (DoR)b | |||
| Mediane DoR, maanden (95%-BI) | 9,7 (8,3; 11,6) | 4,1 (3,0; 5,6) | |
HR = hazardratio; BI = betrouwbaarheidsinterval; NC = niet calculeerbaar; OS=Overall Survival Alle resultaten voor werkzaamheid zijn gebaseerd op RECIST-beoordelingen door de onderzoeker. a De uiteindelijke analyse van de OS is bij 67% maturiteit uitgevoerd. De BI voor de HR is gecorrigeerd voor eerdere interim-analyses. De OS-analyse is niet gecorrigeerd voor de eventuele verstorende factoren van cross-over (99 [71%] patiënten in de chemotherapie-arm kregen vervolgens een behandeling met osimertinib).
b De resultaten voor ORR en DoR op basis van beoordeling door de onderzoeker kwamen overeen met de resultaten gerapporteerd op basis van BICR; ORR op basis van BICR-beoordeling was 64,9% [95%-BI: 59,0; 70,5] met osimertinib en 34,3% [95%-BI; 25,6; 42,8] met chemotherapie; DoR op basis van BICR-beoordeling was 11,2 maanden (95%-BI: 8,3; NC) met osimertinib en 3,1 maanden (95%-BI: 2,9; 4,3) met chemotherapie.
Figuur 11. Kaplan-Meiercurves voor progressievrije overleving zoals beoordeeld door onderzoekers in AURA3
Een sensitiviteitsanalyse van PFS is uitgevoerd door een BICR en toonde een mediane PFS aan van 11,0 maanden met TAGRISSO in vergelijking met 4,2 maanden met chemotherapie. Deze analyse liet een behandeleffect zien (HR 0,28; 95%-BI; 0,20; 0,38) dat consistent is met het behandeleffect op basis van beoordeling door de onderzoeker.
Verbeteringen van klinische betekenis in PFS met HR’s lager dan 0,50 ten gunste van patiënten die TAGRISSO kregen in vergelijking met degenen die chemotherapie kregen, waren consistent in alle geanalyseerde vooraf gedefinieerde subgroepen, inclusief etniciteit, leeftijd, geslacht, rookgeschiedenis en EGFR-mutatie (exon-19-deletie en L858R).
AURA3-studieresultaten voor werkzaamheid bij metastasen in het centrale zenuwstelsel (CZS)
Patiënten met asymptomatische, stabiele hersenmetastasen die ten minste vier weken voorafgaand aan de start van de studiebehandeling geen steroïden nodig hadden, kwamen in aanmerking voor randomisatie in de studie. In tabel 9 zijn de BICR-beoordelingen samengevat van CZS-werkzaamheid op basis van RECIST v1.1 in de subgroep van 116/419 (28%) patiënten bij wie op een baseline hersenscan was vastgesteld dat zij metastasen hadden in het CZS.
Tabel 9. CZS-werkzaamheid op basis van BICR bij patiënten met metastasen in het CZS op een baseline hersenscan in AURA3
| Uitkomstmaat voor werkzaamheid | TAGRISSO | Chemotherapie (pemetrexed/cisplatine of pemetrexed/carboplatine) |
| CZS objectieve respons (ORR)a | ||
CZS respons % (n/N) (95%-BI) | 70% (21/30) (51; 85) | 31% (5/16) (11%; 59%) |
| Odds ratio (95%-BI); P-waarde | 5,1 (1,4; 21); P = 0,015 | |
| CZS duur van respons (DoR)b | ||
| Mediane CZS DoR, maanden (95%-BI) | 8,9 (4,3; NC) | 5,7 (NC; NC) |
| CZS percentage stabilisatie van de ziekte (DCR) | ||
CZS percentage stabilisatie van de ziekte (DCR) % (n/N) (95%-BI) | 87% (65/75) (77; 93) | 68% (28/41) (52; 82) |
| Odds ratio (95%-BI); P-waarde | 3 (1,2; 7,9); P = 0,021 | |
| CZS progressievrije overlevingc (PFS) | N = 75 | N = 41 |
| Aantal (% maturiteit) | 19 (25) | 16 (39) |
| Mediane CZS PFS, maanden (95%-BI) | 11,7 (10; NC) | 5,6 (4,2; 9,7) |
| HR (95%-BI); P-waarde | 0,32 (0,15; 0,69); P = 0,004 | |
a De CZS objectieve respons en duur van respons zijn vastgesteld op basis van RECIST v1.1 door CZS BICR in de voor respons evalueerbare populatie (meetbare CZS-laesies bij baseline op basis van BICR) n = 30 voor TAGRISSO en n = 16 voor chemotherapie.
b Alleen op basis van patiënten met respons; responsduur gedefinieerd als de tijd vanaf de datum van de eerste gedocumenteerde respons (volledige respons of gedeeltelijke respons) tot progressie of overlijden; de DCR is gedefinieerd als het deel van de patiënten met een respons (complete respons of gedeeltelijke respons) of stabiele ziekte ≥ 6 weken.
c De CZS progressievrije overleving is vastgesteld op basis van RECIST v1.1 door CZS BICR in de volledige populatiedataset voor analyse (meetbare en niet-meetbare CZS-laesies bij baseline op basis van BICR) n = 75 voor TAGRISSO en n = 41 voor chemotherapie.
Een HR < 1 in het voordeel van TAGRISSO.
In AURA3 is de PFS beoordeeld in een vooraf gedefinieerde subgroepanalyse op basis van CZS-metastasestatus bij aanvang van de studie, weergegeven in figuur 12.
Figuur 12. Totale PFS op basis van beoordeling door de onderzoeker, opgesplitst voor CZS-metastasestatus bij aanvang van de studie, Kaplan-Meiercurve (volledige dataset voor analyse) in AURA3
AURA3 liet een statistisch significante verbetering in PFS zien voor patiënten die TAGRISSO kregen in vergelijking met degenen die chemotherapie kregen, onafhankelijk van de aanwezigheid van metastasen in het centraal zenuwstelsel bij aanvang van de studie.
Patient reported outcomes
Patient reported outcomes en HRQL werden elektronisch verzameld, waarbij gebruik werd gemaakt van de EORTC QOQ-C30 en de bijbehorende longkankermodule (EORTC QLQ-LC13). De LC13 werd in eerste instantie eenmaal per week afgenomen gedurende de eerste 6 weken, daarna elke 3 weken voor en na progressie. De C30 werd elke 6 weken voor en na progressie beoordeeld.
Analyse van belangrijkste longkankersymptomen
TAGRISSO verbeterde door patiënten gerapporteerde longkankersymptomen in vergelijking met chemotherapie. Dit werd aangetoond door een statistisch significant verschil in de gemiddelde verandering vanaf baseline versus chemotherapie, gedurende de totale periode vanaf randomisatie tot 6 maanden, voor 5 vooraf gespecificeerde primaire, door patiënten gerapporteerde symptomen (verminderde eetlust, hoesten, pijn op de borst, dyspneu en vermoeidheid) zoals getoond in tabel 10.
Tabel 10. Mixed Model Herhaalde Metingen – Belangrijkste longkankersymptomen – gemiddelde verandering ten opzichte van baseline voor TAGRISSO-patiënten in vergelijking met chemotherapie
| Verminderde eetlust | Hoesten | Pijn op de borst | Dyspneu | Vermoeidheid | ||||||
| Armen | TAGRISSO (279) | Chemo-therapie (140) | TAGRISSO (279) | Chemo-therapie (140) | TAGRISSO (279) | Chemo-therapie (140) | TAGRISSO (279) | Chemo-therapie (140) | TAGRISSO (279) | Chemo-therapie (140) |
| N | 239 | 97 | 228 | 113 | 228 | 113 | 228 | 113 | 239 | 97 |
| Gecor-rigeerd gemid-delde | -5,51 | 2,73 | -12,22 | -6,69 | -5,15 | 0,22 | -5,61 | 1,48 | -5,68 | 4,71 |
Geschat verschil (95%-BI) | -8,24 (-12,88; 3,60) | -5,53 (-8,89; -2,17) | -5,36 (-8,20; -2,53) | -7,09 (-9,86; -4,33) | -10,39 (-14,55; -6,23) | |||||
| p-waarde | p < 0,001 | p = 0,001 | p < 0,001 | p < 0,001 | p < 0,001 | |||||
Het gecorrigeerde gemiddelde en het geschatte verschil zijn verkregen via een Mixed Model Herhaalde Metingen (MMRM)-analyse. Het model omvatte patiënt, behandeling, bezoek, behandeling-door-bezoekinteractie, baseline symptoomscore en baseline symptoomscore-door-bezoekinteractie en gebruikte een ongestructureerde covariantiematrix.
HRQL en analyse van de fysieke functieverbetering
Patiënten die TAGRISSO gebruikten, hadden significant grotere kansen om een verbetering van klinische betekenis groter dan of gelijk aan 10 punten op het onderdeel global health status en fysiek functioneren van de EORTC-C30 vragenlijst te bereiken in vergelijking met chemotherapie gedurende de studieperiode. Odds Ratio (OR) global health status: 2,11 (95%-BI: 1,24; 3,67; p = 0,007); OR fysiek functioneren: 2,79 (95%-BI: 1,50; 5,46; p = 0,002).
Voorbehandelde T790M-positieve NSCLC-patiënten – AURAex en AURA 2
Er zijn twee eenarmige, klinische open-label studies, AURAex (fase II-extensie-cohortstudie (n = 201)) en AURA2 (n = 210), uitgevoerd bij patiënten met EGFR T790M-mutatiepositieve progressieve longkanker na één of meer eerdere systemische therapieën, met inbegrip van een EGFR-TKI. Bij alle patiënten werd voorafgaand aan de behandeling aan de hand van de Cobas EGFR-mutatietest in een centraal laboratorium bevestigd dat zij EGFR T790M-mutatiepositieve NSCLC hadden. De T790M-mutatiestatus is ook retrospectief bepaald met ctDNA dat werd geïsoleerd uit een plasmamonster afgenomen tijdens de screening. Alle patiënten kregen eenmaal daags een dosis van 80 mg TAGRISSO toegediend. De primaire uitkomstmaat voor werkzaamheid uit deze twee studies was de ORR volgens RECIST v1.1, zoals geëvalueerd aan de hand van een BICR. Secundaire uitkomstmaten voor werkzaamheid waren onder meer de DoR en de PFS.
De baselinekenmerken van de totale studiepopulatie (in AURAex en AURA2) waren als volgt: mediane leeftijd 63 jaar, 13% van de patiënten was ≥ 75 jaar, vrouw (68%), wit (36%), Aziatisch (60%). Alle patiënten hadden minstens één eerdere therapielijn gekregen. Eenendertig procent (31%) (N = 129) had één eerdere therapielijn gekregen (alleen een EGFR-TKI-behandeling), 69% (N = 282) had twee of meer eerdere therapielijnen gekregen. Tweeënzeventig procent (72%) van de patiënten had nooit gerookt, 100% van de patiënten had een WHO-performance status van 0 of 1. Negenenvijftig procent (59%) van de patiënten had extrathoracale, viscerale metastasen, van wie 39% met metastasen in het centrale zenuwstelsel (CZS) (geïdentificeerd aan de hand van de locatie van de CZS-laesie bij baseline, medische geschiedenis, en/of voorafgaande chirurgische ingreep en/of voorafgaande radiotherapie van metastasen in het CZS) en 29% met levermetastasen. Zevenenveertig procent (47%) van de patiënten had een gemetastaseerde botziekte. De mediane duur van de vervolgstudie voor PFS was 12,6 maanden.
Bij de 411 voorbehandelde EGFR T790M-mutatiepositieve patiënten was de totale objectieve respons (ORR) op basis van een BICR 66% (95%-BI: 61; 71). Bij patiënten met een door BICR bevestigde respons was de mediane DoR 12,5 maanden (95%-BI: 11,1; NE). De ORR op basis van BICR in AURAex was 62% (95%-BI: 55; 68) en 70% (95%-BI: 63; 77) in AURA 2. De mediane PFS was 11,0 maanden (95%-BI: 9,6; 12,4).
Objectieve respons op basis van BICR boven 50% werd waargenomen in alle geanalyseerde vooraf gedefinieerde subgroepen, inclusief behandellijn, etniciteit, leeftijd en regio.
In de voor respons evalueerbare populatie werd bij 85% (223/262) een respons gedocumenteerd ten tijde van de eerste scan (6 weken); bij 94% (247/262) werd een respons gedocumenteerd ten tijde van de tweede scan (12 weken).
Fase II-studieresultaten voor werkzaamheid bij metastasen in het centrale zenuwstelsel (AURAex en AURA 2)
Een BICR-beoordeling van de CZS-werkzaamheid op basis van RECIST v1.1 is uitgevoerd in een subgroep van 50 (van de 411) patiënten bij wie op een baseline hersenscan was vastgesteld dat zij metastasen hadden in het CZS. Een CZS objectieve respons (ORR) is waargenomen bij 54% (27/50 van de patiënten; 95%-BI: 39,3; 68,2), waarbij 12% van deze responsen volledige responsen zijn.
Er zijn geen klinische onderzoeken uitgevoerd bij patiënten met de novo ontstane EGFR T790M-mutatiepositieve NSCLC.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten om af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met TAGRISSO in alle subgroepen van pediatrische patiënten met NSCLC (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetische parameters van osimertinib zijn bepaald voor gezonde personen en NSCLC-patiënten. Op basis van de farmacokinetische populatieanalyse is de schijnbare plasmaklaring van osimertinib 14,3 l/u, het schijnbare distributievolume 918 l en de terminale halfwaardetijd ongeveer 44 uur. De farmacokinetiek bij patiënten die worden behandeld met osimertinib in combinatie met pemetrexed en platinabevattende chemotherapie is vergelijkbaar met die bij patiënten die worden behandeld met osimertinib monotherapie. De AUC en Cmax namen evenredig toe met de dosis in het dosisbereik van 20 tot 240 mg. Een toediening van eenmaal daags osimertinib leidt tot een ongeveer drievoudige accumulatie waarbij een steady-state van de blootstelling wordt bereikt na 15 doseringsdagen. Bij steady-state wordt doorgaans een circulerende plasmaconcentratie bereikt binnen een bereik van 1,6 bij een doseringsinterval van 24 uur.
Absorptie
Na orale toediening van TAGRISSO werd een piekplasmaconcentratie van osimertinib bereikt met een mediane (min-max) tmax van 6 (3-24) uur, waarbij bij sommige patiënten meerdere pieken werden waargenomen in de eerste 24 uur. De absolute biologische beschikbaarheid van TAGRISSO is 70% (90%-BI 67, 73). Uit een klinisch farmacokinetisch onderzoek bij patiënten met 80 mg is gebleken dat de biologische beschikbaarheid van osimertinib niet klinisch significant verandert door voedsel (AUC-toename van 6% (90%-BI -5, 19) en Cmax-afname van 7% (90%-BI -19, 6)). Bij gezonde vrijwilligers die een tablet van 80 mg kregen toegediend en bij wie de pH in de maag werd verhoogd door gedurende 5 dagen omeprazol toe te dienen, werd de blootstelling aan osimertinib niet beïnvloed (toename van AUC en Cmax met respectievelijk 7% en 2%), waarbij het 90%-BI voor de blootstellingsverhouding binnen de limiet van 80-125% bleef.
Distributie
Het geschatte gemiddelde distributievolume van osimertinib voor de populatie bij steady-state (Vss/F) is 918 l, hetgeen wijst op een uitgebreide distributie in weefsel. In vitro is de plasma-eiwitbinding van osimertinib 94,7% (5,3% vrij). Er is ook aangetoond dat osimertinib covalent wordt gebonden aan plasma-eiwitten van ratten en mensen, serumalbumine van mensen en hepatocyten van ratten en mensen.
Biotransformatie
In-vitro-onderzoeken tonen aan dat osimertinib hoofdzakelijk wordt gemetaboliseerd door CYP3A4 en CYP3A5. Met de huidige beschikbare gegevens kunnen echter alternatieve metabolische processen niet volledig worden uitgesloten. Op basis van in-vitro-onderzoeken zijn vervolgens twee farmacologisch actieve metabolieten (AZ7550 en AZ5104) geïdentificeerd in het plasma van preklinische soorten en bij mensen na orale toediening van osimertinib; AZ7550 vertoonde een vergelijkbaar farmacologisch profiel als TAGRISSO en AZ5104 vertoonde een krachtigere potentie voor zowel gemuteerd als niet-gemuteerd (‘wildtype’) EGFR. Beide metabolieten verschenen langzaam in het plasma na toediening van TAGRISSO aan patiënten, met een mediane (min-max) tmax van respectievelijk 24 (4-72) en 24 (6-72) uur. In menselijk plasma was het oorspronkelijke osimertinib 0,8%, en de twee metabolieten 0,08% en 0,07% van de totale radioactiviteit, waarbij het merendeel van de radioactiviteit covalent gebonden werd aan plasma-eiwitten. De geometrisch gemiddelde blootstelling van zowel AZ5104 als AZ7550, gebaseerd op de AUC, bedroeg voor beiden ongeveer 10% van de blootstelling aan osimertinib bij steady-state.
De belangrijkste wijze van metabolisatie van osimertinib was oxidatie en dealkylatie. Er werden minstens 12 componenten waargenomen in de samengevoegde urine- en ontlastingsmonsters van mensen, waarvan 5 componenten goed waren voor > 1% van de dosis. Hiervan was ongewijzigde osimertinib, AZ5104 en AZ7550, goed voor ongeveer 1,9%, 6,6% en 2,7% van de dosis, terwijl een cysteïnyl-adduct (M21) en een onbekende metaboliet (M25) goed waren voor respectievelijk 1,5% en 1,9% van de dosis.
Uit in-vitro-onderzoeken is gebleken dat osimertinib een competitieve remmer is van CYP3A4/5, maar niet van CYP1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6 en 2E1 in klinisch relevante concentraties. Uit in-vitro-onderzoeken is gebleken dat osimertinib hepatisch geen remmer is van UGT1A1 en UGT2B7 in klinisch relevante concentraties. Intestinale remming van UGT1A1 is mogelijk, maar de klinische impact ervan is onbekend.
Eliminatie
Na één orale dosis van 20 mg werd 67,8% van de dosis teruggevonden in de ontlasting (1,2% in oorspronkelijk vorm), terwijl 14,2% van de toegediende dosis (0,8% in oorspronkelijk vorm) werd teruggevonden in de urine na 84 dagen van monstername. Ongewijzigd osimertinib bedroeg ongeveer 2% van de eliminatie, met 0,8% in urine en 1,2% in ontlasting.
Interacties met transporteiwitten
In-vitro-onderzoeken hebben aangetoond dat osimertinib geen substraat is van OATP1B1 en OATP1B3. In vitro zorgt osimertinib niet voor remming van OAT1, OAT3, OATP1B1, OATP1B3, MATE1, OCT2 en MATE2K in klinisch relevante concentraties.
Uit in-vitro-onderzoeken is gebleken dat osimertinib een substraat is van P-gp en BCRP, maar bij klinische dosering zijn klinisch relevante interacties onwaarschijnlijk. Gebaseerd op in-vitro-gegevens is osimertinib een remmer van BCRP en P-gp (zie rubriek 4.5).
Speciale patiëntgroepen
In populatiegebaseerde, farmacokinetische analyses (n = 1367) zijn geen klinisch significante relaties geïdentificeerd tussen de voorspelde blootstelling bij steady-state (AUCss) en de leeftijd (spreiding: 25 tot 91 jaar), het geslacht (65% vrouw), de etniciteit (waaronder witte, Aziatische, Japanse, Chinese en niet-Aziatische, niet-witte patiënten), de behandellijn en het rookgedrag (n = 34 huidige rokers, n = 419 vroegere rokers) van de patiënt. Een farmacokinetische populatieanalyse toonde aan dat het lichaamsgewicht een significante covariante was waarvoor een verandering van minder dan 20% in de AUCss van osimertinib werd verwacht in het lichaamsgewichtsbereik van respectievelijk 88 kg tot 43 kg (95% tot 5% kwantiel) in vergelijking met de AUCss voor het mediane lichaamsgewicht van 61 kg. Rekening houdend met een extreem lichaamsgewicht, zowel < 43 kg als > 88 kg, varieerde de metabolietverhouding voor AZ5104 van respectievelijk 11,8% tot 9,6% en voor AZ7550 van respectievelijk 12,8% tot 8,1%. Gebaseerd op farmacokinetische populatieanalyse, was serumalbumine geïdentificeerd als een significante covariante met een < 30% verandering in AUCss van osimertinib verwacht tussen het albuminebereik van respectievelijk 29 tot 46 g/l (95% tot 5% kwantielen) in vergelijking met de AUCss voor de mediane albumine bij baseline van 39 g/l. Deze veranderingen in de blootstelling vanwege verschillen in lichaamsgewicht of albumine bij baseline worden niet als klinisch relevant beschouwd.
Leverinsufficiëntie
Osimertinib wordt hoofdzakelijk via de lever geëlimineerd. In een klinisch onderzoek hadden patiënten met verschillende types gevorderde, vaste tumoren en met lichte leverinsufficiëntie (Child Pugh A, gemiddelde score = 5,3, n = 7) of matige leverinsufficiëntie (Child Pugh B, gemiddelde score = 8,2, n = 5) geen verhoogde blootstelling ten opzichte van patiënten met een normale leverfunctie (n = 10) na een enkele dosis van 80 mg TAGRISSO. De geometrisch gemiddelde ratio (90%-BI) van de osimertinib AUC en Cmax was 63,3% (47,3; 84,5) en 51,4% (36,6; 72,3) bij patiënten met lichte leverinsufficiëntie en 68,4% (49,6; 94,2) en 60,7% (41,6; 88,6) bij patiënten met matige leverinsufficiëntie; voor de metaboliet AZ5104 waren de AUC en Cmax 66,5% (43,4; 101,9) en 66,3% (45,3; 96,9) bij patiënten met lichte leverinsufficiëntie en 50,9% (31,7; 81,6) en 44,0% (28,9; 67,1) bij patiënten met matige leverinsufficiëntie, ten opzichte van blootstelling bij patiënten met een normale leverfunctie. Uit een farmacokinetische populatieanalyse is geen relatie gebleken tussen markers voor de leverfunctie (ALAT, ASAT, bilirubine) en de blootstelling aan osimertinib. De marker voor leverinsufficiëntie, serumalbumine, vertoonde een effect op de farmacokinetiek van osimertinib. In uitgevoerde klinische onderzoeken werden de patiënten uitgesloten met een ASAT of ALAT > 2,5x de bovengrens van normaal (ULN) of, vanwege een onderliggende maligniteit > 5,0x ULN, of met een totaalbilirubine > 1,5x ULN. Bij een farmacokinetische analyse van 134 patiënten met lichte leverinsufficiëntie, 8 patiënten met matige leverinsufficiëntie en 1216 patiënten met normale leverfunctie was de blootstelling aan osimertinib vergelijkbaar. Er zijn geen gegevens beschikbaar van patiënten met ernstige leverinsufficiëntie (zie rubriek 4.2).
Nierinsufficiëntie
In een klinisch onderzoek vertoonden patiënten met ernstige nierinsufficiëntie (CLcr 15 tot minder dan 30 ml/min, n = 7) ten opzichte van patiënten met een normale nierfunctie (CLcr groter dan of gelijk aan 90 ml/min, n = 8) na een enkele orale dosis van 80 mg TAGRISSO een 1,85-voudige verhoging van de AUC (90%-BI 0,94; 3,64) en een 1,19-voudige verhoging van de Cmax (90%-BI 0,69; 2,07). Daarnaast was de blootstelling aan osimertinib vergelijkbaar in een farmacokinetische populatieanalyse van 593 patiënten met een lichte nierinsufficiëntie (CLcr 60 tot minder dan 90 ml/min), 254 patiënten met een matige nierinsufficiëntie (CLcr 30 tot minder dan 60 ml/min), 5 patiënten met een ernstige nierinsufficiëntie (CLcr 15 tot minder dan 30 ml/min) en 502 patiënten met een normale nierfunctie (groter dan of gelijk aan 90 ml/min). Patiënten met een CLcr van minder dan of gelijk aan 10 ml/min werden uitgesloten van de klinische onderzoeken.
Patiënten met hersenmetastasen
PET-beelden na toediening van microdoses [11C]osimertinib bij EGFR-mutatiepositieve NSCLC-patiënten met hersenmetastasen (n=4) en gezonde vrijwilligers (n=7) toonden aan dat de hersenen-plasma ratio (Kp) vergelijkbaar was en dat [11C]osimertinib snel de bloed-hersenbarrière passeerde en homogeen verdeeld werd over alle hersengebieden bij zowel patiënten als gezonde vrijwilligers.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De belangrijkste waargenomen bevindingen in onderzoeken naar toxiciteit bij herhaalde doseringen bij ratten en honden omvatten atrofische, inflammatoire en/of degeneratieve veranderingen die van invloed waren op het epitheel van de cornea (gepaard met doorschijnendheid van de cornea en opaciteit van de cornea bij honden tijdens oftalmologisch onderzoek), het maag-darmkanaal (met inbegrip van de tong), de huid en de mannelijke en vrouwelijke geslachtsorganen met secundaire veranderingen aan de milt. Deze bevindingen werden vastgesteld bij een plasmaconcentratie onder de waargenomen concentratie bij patiënten die de therapeutische dosis van 80 mg toegediend kregen. De aanwezige bevindingen na dosering gedurende 1 maand waren grotendeels omkeerbaar binnen 1 maand na beëindiging van de dosering met uitzondering van gedeeltelijk herstel van sommige veranderingen van de cornea.
Degeneratie van lensvezels werd gevonden in het 104 weken durende carcinogeniteitsonderzoek bij ratten bij blootstellingen van 0,2 maal de AUC bij de mens, bij de aanbevolen klinische dosis van 80 mg eenmaal daags. Lenstroebelingen werden voor het eerst opgemerkt vanaf week 52 van dit onderzoek en vertoonden een geleidelijke toename in incidentie en ernst bij een toenemende doseringsduur. De klinische relevantie van deze bevinding kan niet worden uitgesloten.
Osimertinib passeerde de intacte bloedhersenbarrière van de java-aap (intraveneuze toediening), rat en muis (orale toediening).
Niet-klinische data geven een aanwijzing dat osimertinib en de metaboliet daarvan (AZ5104) het ionkanaal HERG remmen en verlenging van QTc-tijd kan niet worden uitgesloten.
Osimertinib veroorzaakte geen genetische schade in in vitro- en in vivo-tests. Osimertinib vertoonde geen carcinogene potentie bij orale toediening aan Tg-rasH2 transgene muizen gedurende 26 weken. Een verhoogde incidentie van proliferatieve vasculaire laesies (angiomateuze hyperplasie en hemangioom) in de mesenteriale lymfeklier werd waargenomen in het 104 weken durende carcinogeniteitsonderzoek bij ratten bij blootstellingen van 0,2 maal de AUC bij de aanbevolen klinische dosis van 80 mg eenmaal daags. Het is onwaarschijnlijk dat dit relevant is voor de mens.
Reproductietoxiciteit
Er waren degeneratieve veranderingen aanwezig in de testikels van ratten en honden die werden blootgesteld aan osimertinib gedurende ≥ 1 maand en er was sprake van een verminderde vruchtbaarheid bij mannelijke ratten na blootstelling aan osimertinib gedurende 3 maanden. Deze bevindingen werden waargenomen bij klinisch relevante plasmaconcentraties. De pathologische bevindingen in de testikels die werden waargenomen na een dosering gedurende 1 maand, waren omkeerbaar bij ratten. Er kan echter geen definitieve uitspraak gedaan worden wat betreft de omkeerbaarheid van dergelijke laesies bij honden.
Gebaseerd op dieronderzoeken zou de vruchtbaarheid van vrouwen kunnen afnemen door behandeling met osimertinib. In onderzoeken naar toxiciteit bij herhaalde doseringen werd een verhoogde incidentie van anoestrus, degeneratie van corpora lutea in de ovaria en epitheelverlies in de baarmoeder en vagina waargenomen bij ratten die werden blootgesteld aan osimertinib gedurende ≥ 1 maand bij een klinisch relevante plasmaconcentratie. De bevindingen die werden waargenomen in de ovaria na dosering gedurende 1 maand, waren omkeerbaar. In een vrouwelijk vruchtbaarheidsonderzoek bij ratten had toediening van osimertinib 20 mg/kg/dag (wat ongeveer gelijk is aan de aanbevolen dagelijkse klinische dosis van 80 mg) geen effect op het verloop van de oestrogene cyclus of het aantal vrouwelijke ratten dat zwanger werd, maar veroorzaakte het vroegtijdig overlijden van de embryo. Deze bevindingen lieten bewijs van omkeerbaarheid zien na een behandelingsvrije periode van 1 maand.
In een onderzoek naar veranderingen in de embryofoetale ontwikkeling bij ratten veroorzaakte osimertinib embryoletaliteit bij toediening aan zwangere ratten voorafgaand aan de embryo-implantatie. Deze effecten werden waargenomen bij een door de moeder getolereerde dosis van 20 mg/kg, waarbij de blootstelling equivalent was aan de menselijke blootstelling bij de aanbevolen dosis van 80 mg per dag (op basis van de totale AUC). Een blootstelling aan doses van 20 mg/kg en hoger tijdens de organogenese veroorzaakte een verminderd foetaal gewicht, maar had geen negatieve invloed op de uitwendige of viscerale foetale morfologie. Bij toediening van osimertinib aan zwangere ratten gedurende de gehele zwangerschap en in het begin van de lactatie was er sprake van een aantoonbare blootstelling aan osimertinib en de metabolieten daarvan bij de jongen, plus een afname in de overleving van de jongen en een slechte groei van de jongen (bij een dosis van 20 mg/kg en hoger).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Mannitol
Microkristallijne cellulose
Laaggesubstitueerde hydroxypropylcellulose
Natriumstearylfumaraat
Tabletomhulling
Polyvinylalcohol
Titaandioxide (E 171)
Macrogol 3350
Talk
Geel ijzeroxide (E 172)
Rood ijzeroxide (E 172)
Zwart ijzeroxide (E 172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Geperforeerde Al/Al-blisterverpakkingen met eenheidsdosering. Doosjes met 30 x 1 tabletten (3 blisterverpakkingen).
Geperforeerde Al/Al-blisterverpakkingen met eenheidsdosering. Doosjes met 28 x 1 tabletten (4 blisterverpakkingen).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AstraZeneca AB
SE-151 85 Södertälje
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/16/1086/001 40 mg 30 filmomhulde tabletten
EU/1/16/1086/002 80 mg 30 filmomhulde tabletten
EU/1/16/1086/003 40 mg 28 filmomhulde tabletten
EU/1/16/1086/004 80 mg 28 filmomhulde tabletten
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 02 februari 2016
Datum van laatste verlenging: 24 maart 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.