


SmPC (samenvatting van de productkenmerken) - Tafinlar
1. NAAM VAN HET GENEESMIDDEL
Tafinlar 50 mg harde capsules
Tafinlar 75 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Tafinlar 50 mg harde capsules
Elke harde capsule bevat dabrafenibmesilaat gelijk aan 50 mg dabrafenib.
Tafinlar 75 mg harde capsules
Elke harde capsule bevat dabrafenibmesilaat gelijk aan 75 mg dabrafenib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule (capsule).
Tafinlar 50 mg harde capsules
Ondoorzichtige donkerrode capsules, ongeveer 18 mm lang, waarvan het capsuleomhulsel is bedrukt met 'GS TEW' en '50 mg'.
Tafinlar 75 mg harde capsules
Ondoorzichtige donkerroze capsules, ongeveer 19 mm lang, waarvan het capsuleomhulsel is bedrukt met 'GS LHF' en '75 mg'.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Melanoom
Dabrafenib is als monotherapie of in combinatie met trametinib geïndiceerd voor de behandeling van volwassenen en adolescenten van 12 jaar en ouder met een niet-reseceerbaar of gemetastaseerd melanoom met een BRAF V600-mutatie (zie rubrieken 4.4 en 5.1).
Adjuvante behandeling van melanoom
Dabrafenib in combinatie met trametinib is geïndiceerd voor de adjuvante behandeling van volwassenen en adolescenten van 12 jaar en ouder met melanoom in stadium III met een BRAF V600-mutatie, na complete resectie.
Niet-kleincellige longkanker (NSCLC)
Dabrafenib in combinatie met trametinib is geïndiceerd voor de behandeling van volwassenen met gevorderde niet-kleincellige longkanker met een BRAF V600-mutatie.
Gedifferentieerd schildkliercarcinoom (DTC – Differentiated thyroid cancer)
Dabrafenib in combinatie met trametinib is geïndiceerd voor de behandeling van volwassen patiënten met lokaal gevorderd of gemetastaseerd gedifferentieerd schildkliercarcinoom met een BRAF V600E-mutatie, die refractair zijn aan of niet in aanmerking komen voor radioactief jodium (RAI - radioactive iodine) en bij wie sprake is van progressie tijdens of na eerdere systemische therapie (voor biomarker-gebaseerde patiëntselectie, zie rubriek 4.2).
4.2 Dosering en wijze van toediening
De behandeling met dabrafenib moet geïnitieerd worden door en plaatsvinden onder toezicht van een bevoegd arts die ervaren is in het gebruik van oncologische geneesmiddelen.
Patiëntselectie
Voordat dabrafenib wordt gebruikt, moeten patiënten een bevestiging hebben van een tumor met BRAF V600-mutatie, vastgesteld met een CE-gemarkeerd in vitro diagnostisch (IVD) medisch hulpmiddel dat hiervoor bedoeld is. Indien er geen CE-gemarkeerd IVD beschikbaar is, dient een alternatieve gevalideerde test te worden gebruikt.
Dosering
Voor volwassenen is de aanbevolen dosering van dabrafenib 150 mg (twee capsules van 75 mg) tweemaal daags, ongeacht het lichaamsgewicht.
Voor adolescenten (12 tot <18 jaar) met melanoom wordt de aanbevolen dosis dabrafenib gebaseerd op het lichaamsgewicht (zie ook Tabel 1):
- 75 mg dabrafenib tweemaal daags voor een lichaamsgewicht van 26 tot 37 kg
- 100 mg dabrafenib tweemaal daags voor een lichaamsgewicht van 38 tot 50 kg
- 150 mg dabrafenib tweemaal daags voor een lichaamsgewicht van 51 kg of meer
De aanbevolen dosis dabrafenib-capsules voor patiënten met een lichaamsgewicht van minder dan 26 kg is niet vastgesteld.
Raadpleeg de samenvatting van de productkenmerken (SmPC) van trametinib voor informatie over de aanbevolen dosis trametinib bij gebruik in combinatie met dabrafenib.
Duur van de behandeling
De behandeling moet voortgezet worden tot de patiënt niet langer voordeel heeft of tot het optreden van onacceptabele toxiciteit (zie Tabel 2). In de adjuvante melanoomsetting dienen patiënten te worden behandeld gedurende een periode van 12 maanden, tenzij sprake is van ziekterecidief of onaanvaardbare toxiciteit.
Gemiste doses
Als er een dosis dabrafenib wordt gemist, moet deze niet alsnog worden ingenomen als er minder dan 6 uur rest tot de volgende geplande dosis.
Als een dosis trametinib wordt gemist, indien dabrafenib wordt gegeven in combinatie met trametinib, moet de dosis trametinib alleen worden ingenomen als het langer dan 12 uur duurt tot de eerstvolgende geplande dosis.
Dosisaanpassing
Er zijn twee dabrafenibcapsulesterktes, 50 mg en 75 mg, beschikbaar om aan de vereisten van de dosisaanpassing te kunnen voldoen.
Voor het behandelen van bijwerkingen kan het nodig zijn de behandeling te onderbreken, de dosis te verlagen of de behandeling te staken (zie Tabel 1 en 2).
Aanpassingen van de dosis of onderbrekingen van de toediening worden niet aanbevolen bij de bijwerkingen bestaande uit plaveiselcelcarcinoom van de huid (cuSCC) of nieuw primair melanoom (zie rubriek 4.4).
Er zijn geen dosisaanpassingen nodig bij het optreden van uveïtis zolang de oogontsteking onder controle kan worden gehouden door middel van effectieve lokale behandelingen. Als de uveïtis niet reageert op lokale oogbehandeling, stop dan met de behandeling met dabrafenib totdat de oogontsteking is verdwenen en herstart de behandeling met dabrafenib met een verlaging van één dosisniveau (zie rubriek 4.4).
Aanbevolen verlagingen van het dosisniveau en aanbevelingen voor dosisaanpassingen worden gegeven in respectievelijk Tabellen 1 en 2.
Tabel 1 Aanbevolen verlagingen van het dosisniveau
| Dosisniveau | Volwassenen | Adolescenten | ||
Lichaamsgewicht 26 tot 37 kg | Lichaamsgewicht 38 tot 50 kg | Lichaamsgewicht ≥51 kg | ||
| Aanbevolen startdosis | 150 mg tweemaal daags | 75 mg tweemaal daags | 100 mg tweemaal daags | 150 mg tweemaal daags |
| 1e dosisverlagingsniveau | 100 mg tweemaal daags | 50 mg tweemaal daags | 75 mg tweemaal daags | 100 mg tweemaal daags |
| 2e dosisverlagingsniveau | 75 mg tweemaal daags | n.v.t. | 50 mg tweemaal daags | 75 mg tweemaal daags |
| 3e dosisverlagingsniveau | 50 mg tweemaal daags | n.v.t. | n.v.t. | 50 mg tweemaal daags |
n.v.t. = niet van toepassing Dosisaanpassing van dabrafenib tot minder dan 50 mg tweemaal daags wordt niet aanbevolen. | ||||
Tabel 2 Aanpassing van het toedieningsschema op basis van de ernstgraad van iedere bijwerking (met uitzondering van pyrexie)
| Graad (CTCAE)* | Aanbevolen aanpassingen van het toedieningsschema van dabrafenib Gebruikt als monotherapie of in combinatie met trametinib |
| Graad 1 of graad 2 (draaglijk) | Zet behandeling voort en controleer zoals klinisch geïndiceerd. |
Graad 2 (ondraaglijk) of graad 3 | Onderbreek de behandeling tot verbetering van de toxiciteit naar graad 0 tot 1 en verlaag met één dosisniveau wanneer u de behandeling hervat. |
| Graad 4 | Staak de behandeling definitief, of onderbreek de behandeling tot verbetering naar graad 0 tot 1 en verlaag met één dosisniveau wanneer u de behandeling hervat. |
| * De hevigheid van klinische bijwerkingen zoals gegradeerd door de Common Terminology Criteria for Adverse Events (CTCAE) | |
Als de bijwerkingen van een patiënt effectief onder controle zijn, kan het weer verhogen van de dosis worden overwogen met dezelfde dosisstappen als bij het verlagen van de dosis. De dosis dabrafenib dient niet hoger te zijn dan de aanbevolen startdosis aangegeven in Tabel 1.
Pyrexie
Als de temperatuur van een patiënt ≥38°C is, moet de behandeling worden onderbroken (dabrafenib bij gebruik als monotherapie en zowel dabrafenib als trametinib bij gebruik in combinatie). In geval van opnieuw optredende koorts kan de behandeling ook worden onderbroken bij het eerste symptoom van pyrexie. Behandeling met antipyretica zoals ibuprofen of acetaminofen/paracetamol moet worden gestart. Het gebruik van orale corticosteroïden moet worden overwogen in die gevallen waarin antipyretica onvoldoende werkzaam zijn. Patiënten moeten worden beoordeeld op tekenen en symptomen van infectie en zo nodig worden behandeld volgens de lokaal geldende medische praktijk (zie rubriek 4.4). Als koorts opnieuw optreedt en/of gepaard ging met andere ernstige symptomen, waaronder dehydratie, hypotensie of nierfalen, moet dabrafenib, of zowel dabrafenib als trametinib bij gebruik in combinatie, opnieuw worden gestart als de patiënt gedurende ten minste 24 uur symptoomvrij is, ofwel (1) op hetzelfde dosisniveau, ofwel (2) op één dosisniveau lager,.
Als behandelinggerelateerde toxiciteit optreedt bij gebruik van dabrafenib in combinatie met trametinib, dan moeten beide behandelingen gelijktijdig worden gereduceerd, onderbroken of stopgezet. Uitzonderingen waarbij dosisaanpassingen alleen noodzakelijk zijn voor een van de twee behandelingen staan hieronder beschreven voor uveïtis, RAS-mutatiepositieve niet-cutane maligniteiten (primair gerelateerd aan dabrafenib), verlaagde linkerventrikel ejectiefractie (LVEF), retinale vene-occlusie (RVO), loslating van retina pigmentepitheel (RPED) en interstitiële longziekte/pneumonitis (primair gerelateerd aan trametinib).
Uitzonderingen voor dosisaanpassing (waarbij de dosis van slechts een van de twee behandelingen wordt gereduceerd) bij specifieke bijwerkingen
Uveïtis
Er zijn geen dosisaanpassingen nodig bij uveïtis mits effectieve lokale behandelingen de oogontsteking onder controle houden. Als de uveïtis niet reageert op lokale oogbehandeling, stop dan met dabrafenib totdat de oogontsteking is verdwenen en herstart de behandeling met dabrafenib dan met één dosisverlaging. Er is geen dosisaanpassing voor trametinib nodig als het wordt ingenomen in combinatie met dabrafenib (zie rubriek 4.4).
RAS-mutatiepositieve niet-cutane maligniteiten
De baten en risico’s moeten worden overwogen voordat de behandeling met dabrafenib wordt voortgezet bij patiënten met een RAS-mutatiepositieve niet-cutane maligniteit. Er is geen dosisaanpassing voor trametinib nodig als het wordt ingenomen in combinatie met dabrafenib.
Verlaging van de linkerventrikelejectiefractie (LVEF)/linkerventrikeldisfunctie Als tijdens het gebruik van dabrafenib in combinatie met trametinib een asymptomatische, absolute afname van > 10% in LVEF ten opzichte van baseline optreedt en de ejectiefractie beneden de in de instelling gehanteerde ondergrens van normaal (LLN) komt, raadpleeg de SPC van trametinib (zie rubriek 4.2) voor de instructies voor dosisaanpassing van trametinib. Er is geen dosisaanpassing voor dabrafenib nodig als het wordt ingenomen in combinatie met trametinib.
Retinale vene-occlusie (RVO) en loslating van retina pigmentepitheel (RPED) Als patiënten op welk moment dan ook tijdens de combinatiebehandeling met dabrafenib en trametinib nieuwe visuele stoornissen melden, zoals verminderd centraal gezichtsveld, wazig zien of verlies van gezichtsvermogen, raadpleeg de SPC van trametinib (zie rubriek 4.2) voor de instructies voor dosisaanpassing van trametinib. Er is geen dosisaanpassing voor dabrafenib nodig als het wordt ingenomen in combinatie met trametinib voor bevestigde gevallen van RVO of RPED.
Interstitiële longziekte (ILD)/pneumonitis
Raadpleeg de SPC van trametinib (zie rubriek 4.2) voor de instructies voor dosisaanpassing van trametinib, wanneer er bij patiënten die behandeld worden met dabrafenib in combinatie met trametinib sprake is van een vermoede ILD of pneumonitis, inclusief patiënten met nieuwe of progressieve pulmonaire symptomen en bevindingen, waaronder hoesten, dyspneu, hypoxie, pleurale effusie of infiltraten, in afwachting van klinische onderzoeken. Er is geen dosisaanpassing voor dabrafenib nodig als het wordt ingenomen in combinatie met trametinib bij gevallen van ILD of pneumonitis.
Speciale patiëntengroepen
Verminderde nierfunctie
Bij patiënten met een licht of matig verminderde nierfunctie is een dosisaanpassing niet nodig. Er zijn geen klinische gegevens van patiënten met een ernstig verminderde nierfunctie en de mogelijke noodzaak voor een dosisaanpassing kan niet worden vastgesteld (zie rubriek 5.2). Dabrafenib dient met voorzichtigheid te worden gebruikt bij patiënten met een ernstig verminderde nierfunctie wanneer het wordt toegediend als monotherapie of in combinatie met trametinib.
Verminderde leverfunctie
Bij patiënten met een licht verminderde leverfunctie is een dosisaanpassing niet nodig. Er zijn geen klinische gegevens van patiënten met een matig tot ernstig verminderde leverfunctie en de mogelijke noodzaak voor een dosisaanpassing kan niet worden vastgesteld (zie rubriek 5.2). Metabolisering in de lever en uitscheiding via de gal zijn de primaire uitscheidingsroutes van dabrafenib en de metabolieten ervan, en bij patiënten met een matig tot ernstig verminderde leverfunctie kan de blootstelling verhoogd zijn. Dabrafenib dient met voorzichtigheid te worden gebruikt bij patiënten met een matig of ernstig verminderde leverfunctie wanneer het wordt toegediend als monotherapie of in combinatie met trametinib.
Ras
Er zijn beperkte gegevens verzameld over de veiligheid en werkzaamheid van dabrafenib bij niet-Kaukasische patiënten. De farmacokinetische populatieanalyse liet geen significante verschillen zien in de farmacokinetiek van dabrafenib bij Aziatische en Kaukasische patiënten. Bij Aziatische patiënten is geen dosisaanpassing van dabrafenib nodig.
Ouderen
Er is geen aanpassing van de begindosering nodig bij patiënten > 65 jaar.
Pediatrische patiënten
De veiligheid en werkzaamheid van dabrafenib-capsules bij kinderen en adolescenten (< 18 jaar) zijn niet vastgesteld, behalve bij adolescenten van 12 jaar en ouder met melanoom. Er zijn geen klinische gegevens beschikbaar. In onderzoeken bij jonge dieren zijn bijwerkingen van dabrafenib waargenomen die niet zijn waargenomen bij volwassen dieren (zie rubriek 5.3).
Wijze van toediening
Tafinlar is voor oraal gebruik. De capsules moeten in hun geheel met water doorgeslikt worden. Ze mogen niet gekauwd of geopend worden en mogen niet vermengd worden met voedsel of vloeistoffen vanwege de chemische instabiliteit van dabrafenib.
Het wordt aanbevolen dat de doses van dabrafenib iedere dag op ongeveer dezelfde tijd worden ingenomen, met een interval van ongeveer 12 uur tussen de doses. Als dabrafenib en trametinib in combinatie worden ingenomen, dan moet de dagelijkse dosis trametinib worden ingenomen op hetzelfde tijdstip als ofwel de ochtenddosis ofwel de avonddosis van dabrafenib.
Dabrafenib moet ten minste een uur voor, of ten minste 2 uur na een maaltijd ingenomen worden.
Als een patiënt braakt na dabrafenib te hebben ingenomen, moet de patiënt de dosis niet opnieuw innemen, maar gewoon verdergaan met de volgende geplande dosis.
Raadpleeg de SPC van trametinib voor informatie over de toedieningswijze als het wordt gegeven in combinatie met dabrafenib.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Als dabrafenib in combinatie met trametinib wordt gegeven, moet de SPC van trametinib worden geraadpleegd vóór de start van de behandeling. Raadpleeg de SPC van trametinib voor aanvullende informatie over bijzondere waarschuwingen en voorzorgen bij gebruik geassocieerd met de behandeling met trametinib.
BRAF V600 tests
De werkzaamheid en veiligheid van dabrafenib zijn niet vastgesteld bij patiënten met wildtype BRAF-melanoom, wildtype BRAF-NSCLC of wildtype BRAF-DTC vandaar dat dabrafenib niet moet worden gebruikt bij patiënten met wildtype BRAF-melanoom, wildtype BRAF-NSCLC of wildtype BRAF-DTC (zie rubrieken 4.2 en 5.1).
Dabrafenib in combinatie met trametinib bij patiënten met melanoom die progressie vertonen op een BRAF-remmer
Er zijn beperkte gegevens bij patiënten die behandeld werden met de combinatie van dabrafenib met trametinib na progressie op een voorafgaande BRAF-remmer. Deze gegevens laten zien dat de werkzaamheid van de combinatie lager zal zijn bij deze patiënten (zie rubriek 5.1). Daarom moet vóór het starten van deze combinatiebehandeling andere behandelingsopties worden overwogen in deze met voorafgaande BRAF-remmer behandelde populatie. De volgorde van behandelingen na progressie op een BRAF-remmer is niet vastgesteld.
Nieuwe maligniteiten
Nieuwe maligniteiten, cutane en niet-cutane, kunnen voorkomen wanneer dabrafenib wordt gebruikt als monotherapie of in combinatie met trametinib.
Cutane maligniteiten
Plaveiselcelcarcinoom van de huid (cuSCC)
Gevallen van cuSCC (inclusief keratoacanthomen) zijn gemeld bij patiënten die behandeld werden met alleen dabrafenib of in combinatie met trametinib (zie rubriek 4.8). In de klinische fase III-onderzoeken MEK115306 en MEK116513 bij patiënten met inoperabel of gemetastaseerd melanoom, kwam cuSCC voor bij 10% (22/211) van de patiënten die dabrafenib als monotherapie hadden gekregen en bij 18% (63/349) van de patiënten die vemurafenib als monotherapie hadden gekregen. In de registratieonderzoeken met combinatiebehandeling bij melanoom en gevorderd NSCLC, kwam cuSCC voor bij 2% van de patiënten die dabrafenib in combinatie met trametinib hadden gekregen. De mediane tijd tot de diagnose van het eerste optreden van cuSCC in het MEK115306-onderzoek was 223 dagen (spreiding: 56 tot 510 dagen) in de combinatietherapie-groep en 60 dagen (spreiding: 9 tot 653 dagen) in de dabrafenibmonotherapie-groep. In het fase III-onderzoek BRF115532 (COMBI-AD) voor de adjuvante behandeling van melanoom, had 1% (6/435) van de patiënten die dabrafenib in combinatie met trametinib kregen een cuSCC ontwikkeld op het moment van de primaire analyse, in vergelijking met 1% (5/432) van de patiënten die placebo kregen. Gedurende de langetermijnfollow-up (tot 10 jaar) buiten de behandeling werden in beide behandelarmen door 2 extra patiënten een cuSCC gemeld. In totaal was de mediane tijd tot ontstaan van het eerste optreden van cuSCC in de combinatiearm van het adjuvante behandelingsonderzoek ongeveer 21 weken en 34 weken in de placeboarm.
Het wordt aanbevolen om een huidonderzoek naar cuSCC uit te voeren voorafgaand aan de start van de behandeling met dabrafenib, daarna maandelijks gedurende de hele behandeling en tot 6 maanden na afloop van de behandeling. De controle moet voortgezet worden tot 6 maanden na beëindiging van dabrafenib, of tot de start van een andere anti-neoplastische therapie.
Gevallen van cuSCC dienen behandeld te worden met dermatologische excisie en de behandeling met dabrafenib of, indien in combinatie ingenomen, dient de behandeling met dabrafenib en trametinib te worden voortgezet zonder dosisaanpassing. Patiënten moeten geïnstrueerd worden om hun arts direct op de hoogte te brengen wanneer zich nieuwe laesies ontwikkelen.
Nieuw primair melanoom
In klinisch onderzoek zijn nieuwe primaire melanomen gerapporteerd bij patiënten die werden behandeld met dabrafenib. In klinische onderzoeken bij inoperabel of gemetastaseerd melanoom werden deze gevallen vastgesteld binnen de eerste 5 maanden van behandeling met dabrafenib als monotherapie. Gevallen van nieuw primair melanoom kunnen worden behandeld door excisie en de behandeling hoeft verder niet te worden aangepast. Controle op huidlaesies dient te gebeuren zoals hierboven beschreven voor cuSCC.
Niet-cutane maligniteiten
In-vitro-experimenten hebben een paradoxale activering van signalering door mitogeen-geactiveerd proteïnekinase (MAP-kinase) in wildtype BRAF-cellen met RAS-mutaties laten zien bij blootstelling aan BRAF-remmers. Dit kan leiden tot een verhoogd risico op niet-cutane maligniteiten bij blootstelling aan dabrafenib (zie rubriek 4.8) wanneer RAS-mutaties aanwezig zijn. RAS-afhankelijke maligniteiten zijn waargenomen in klinische onderzoeken, beide met een andere BRAF-remmer (chronische myelomonocytaire leukemie en niet-cutane plaveiselcelcarcinoom van het hoofd en de hals/nek), zowel bij dabrafenibmonotherapie (pancreasadenocarcinoom, cholangiocarcinoom) als bij dabrafenib samen met de MEK-remmer trametinib (colorectale kanker en pancreaskanker).
Voorafgaand aan de start van de behandeling moeten patiënten een onderzoek van het hoofd en de hals/nek ondergaan waarbij in ieder geval het mondslijmvlies visueel wordt gecontroleerd en de lymfeklieren worden gepalpeerd samen met een computertomografische (CT-) scan van de borst en buik. Gedurende de behandeling moeten patiënten waar klinisch nodig worden gecontroleerd, wat kan bestaan uit hoofd- en hals/nekonderzoek elke 3 maanden en een borst/buik-CT-scan elke 6 maanden. Anaal en bekkenonderzoek wordt aanbevolen voorafgaand aan en aan het eind van de behandeling of wanneer het klinisch relevant is. Uitgebreide bloedcelwaarden en bloedchemie dienen te worden bepaald op klinische indicatie.
De voordelen en risico’s moeten overwogen worden voordat dabrafenib toegediend wordt aan patiënten die eerder kanker gehad hebben of op dit moment kanker hebben die geassocieerd is met RAS-mutaties. Er is geen dosisaanpassing voor trametinib nodig als het wordt ingenomen in combinatie met dabrafenib.
Wanneer dabrafenib wordt gediscontinueerd moet worden gecontroleerd op non-cutane secundaire/recidiverende maligniteiten gedurende 6 maanden of tot de start van een andere anti-neoplastische therapie. Abnormale bevindingen moeten worden behandeld volgens de gangbare klinische praktijk.
Hemorragie
Hemorragische voorvallen, inclusief grote bloedingen en fatale bloedingen, zijn voorgekomen bij patiënten die werden behandeld met de combinatie van dabrafenib en trametinib (zie rubriek 4.8). Raadpleeg de SPC van trametinib (zie rubriek 4.4) voor aanvullende informatie.
Visusstoornis
Oogheelkundige reacties, waaronder uveïtis, iridocyclitis en iritis, zijn gerapporteerd in klinische onderzoeken bij patiënten die werden behandeld met dabrafenib als monotherapie of in combinatie met trametinib. Patiënten moeten routinematig gecontroleerd worden op tekenen en symptomen met betrekking tot hun gezichtsvermogen (zoals verandering in het gezichtsvermogen, fotofobie en oogpijn) tijdens de behandeling.
Er zijn geen dosisaanpassingen nodig zolang de oogontsteking onder controle kan worden gehouden door middel van effectieve lokale behandelingen. Als de uveïtis niet reageert op lokale oogbehandeling, stop dan met de behandeling met dabrafenib totdat de oogontsteking is verdwenen en herstart de behandeling met dabrafenib met een verlaging van één dosisniveau. Er is geen dosisaanpassing van trametinib nodig als het wordt ingenomen in combinatie met dabrafenib na de diagnose van uveïtis.
Gevallen van binoculaire panuveïtis of binoculaire iridocyclitis die wijzen op syndroom van Vogt-Koyanagi-Harada zijn gemeld bij patiënten die werden behandeld met dabrafenib in combinatie met trametinib. Stop met de behandeling met dabrafenib totdat de oogontsteking is verdwenen en overweeg een oogarts te raadplegen. Systemische behandeling met corticosteroïden kan nodig zijn.
RPED en RVO kunnen optreden bij de behandeling met dabrafenib in combinatie met trametinib. Raadpleeg de SPC van trametinib (zie rubriek 4.4). Er is geen dosisaanpassing van dabrafenib nodig als het wordt ingenomen in combinatie met trametinib na de diagnose van RVO of RPED.
Pyrexie
Koorts is gemeld in klinische onderzoeken met dabrafenib als monotherapie en in combinatie met trametinib (zie rubriek 4.8). Bij 1% van de patiënten in klinische onderzoeken met dabrafenibmonotherapie werden ernstige niet-infectieuze koortsaanvallen geïdentificeerd (gedefinieerd als koorts met ernstige rigors, dehydratie, hypotensie en/of acute nierinsufficiëntie van prerenale oorsprong bij patiënten met een normale nierfunctie bij baseline) (zie rubriek 4.8). Het begin van deze ernstige niet-infectieuze koortsaanvallen vond meestal plaats in de eerste behandelmaand met dabrafenib als monotherapie. Patiënten met ernstige niet-infectieuze koortsaanvallen reageerden goed op dosisonderbreking en/of dosisverlaging en ondersteunende zorg.
De incidentie en de ernst van pyrexie zijn verhoogd bij de combinatietherapie. In de combinatietherapie-groep van het MEK115306-onderzoek bij patiënten met inoperabel of gemetastaseerd melanoom werd pyrexie gemeld bij 57% (119/209) van de patiënten, met 7% graad 3 vergeleken met de dabrafenibmonotherapie-groep met 33% (69/211) van de patiënten die pyrexie hadden gemeld, met 2% graad 3. In het fase II-onderzoek BRF113928 bij patiënten met gevorderd NSCLC waren de incidentie en de ernst van pyrexie iets verhoogd wanneer dabrafenib gebruikt werd in combinatie met trametinib (48%, 3% graad 3) vergeleken met dabrafenibmonotherapie (39%, 2% graad 3). In het fase III-onderzoek BRF115532 voor de adjuvante behandeling van melanoom waren de incidentie en ernst van pyrexie hoger in de dabrafenib in combinatie met trametinib-arm (67%; 6% graad 3/4) in vergelijking met de placeboarm (15%; <1% graad 3).
Bij patiënten met inoperabel of gemetastaseerd melanoom die dabrafenib in combinatie met trametinib kregen en pyrexie ontwikkelden, trad ongeveer de helft van de eerste pyrexie-aanvallen op binnen de eerste behandelmaand en had een derde van de patiënten 3 of meer aanvallen.
De behandeling (dabrafenib bij gebruik als monotherapie en zowel dabrafenib als trametinib bij gebruik in combinatie) moet worden onderbroken als de temperatuur van de patiënt ≥38 °C is (zie rubriek 5.1). In geval van opnieuw optredende koorts kan de behandeling ook worden onderbroken bij het eerste symptoom van pyrexie. Behandeling met antipyretica zoals ibuprofen of acetaminofen/paracetamol moet worden gestart. Het gebruik van orale corticosteroïden moet worden overwogen in die gevallen waarin antipyretica onvoldoende werkzaam zijn. Patiënten moeten worden beoordeeld op tekenen en symptomen van infectie. De behandeling kan worden hervat zodra de koorts is verdwenen. Als koorts gepaard gaat met andere hevige tekenen of symptomen moet de behandeling worden hervat met een verlaagde dosis zodra de koorts is verdwenen en zoals klinisch relevant (zie rubriek 4.2).
Verlaging van de linkerventrikelejectiefractie (LVEF)/linkerventrikeldisfunctie
Van dabrafenib in combinatie met trametinib is gemeld dat het de LVEF kan verlagen (zie rubriek 4.8). Raadpleeg de SPC van trametinib voor aanvullende informatie (zie rubriek 4.4). Er is geen dosisaanpassing van dabrafenib nodig als het in combinatie met trametinib wordt ingenomen.
Nierfalen
Nierfalen is vastgesteld bij < 1% van de patiënten die werden behandeld met alleen dabrafenib en in 1% van de patiënten die werden behandeld met dabrafenib in combinatie met trametinib. Deze gevallen waren over het algemeen geassocieerd met pyrexie en dehydratie en reageerden goed op dosisonderbreking en algemene ondersteunende maatregelen. Granulomateuze nefritis is gemeld (zie rubriek 4.8). Patiënten moeten tijdens de behandeling routinematig worden gecontroleerd op serumcreatinine. Wanneer de creatinine omhoog gaat is het misschien nodig om op klinische geleide de behandeling met dabrafenib te onderbreken. Dabrafenib is niet onderzocht bij patiënten met nierinsufficiëntie (gedefinieerd als creatinine > 1,5 x ULN (bovenste limiet van normaal)), daarom is voorzichtigheid geboden bij deze patiëntengroep (zie rubriek 5.2).
Hepatische bijwerkingen
In klinische onderzoeken met dabrafenib in combinatie met trametinib zijn hepatische bijwerkingen gerapporteerd (zie rubriek 4.8). Het wordt aanbevolen om de leverfunctie van patiënten die dabrafenib in combinatie met trametinib krijgen om de vier weken te controleren gedurende 6 maanden na het begin van de behandeling met trametinib. Het monitoren van de lever kan daarna worden voortgezet indien klinisch geïndiceerd. Raadpleeg de SPC van trametinib voor aanvullende informatie.
Hypertensie
Verhogingen van de bloeddruk zijn gemeld in verband met dabrafenib in combinatie met trametinib bij patiënten met of zonder bestaande hypertensie (zie rubriek 4.8). Raadpleeg de SPC van trametinib voor aanvullende informatie.
Interstitiële longziekte (ILD)/pneumonitis
Gevallen van pneumonitis of ILD zijn gemeld in klinische onderzoeken met dabrafenib in combinatie met trametinib. Raadpleeg rubriek 4.4 van de SPC van trametinib voor aanvullende informatie. Als dabrafenib wordt gebruikt in combinatie met trametinib, dan kan de behandeling met dabrafenib met dezelfde dosis worden voortgezet.
Rash
Rash werd gezien bij ongeveer 27% van de patiënten in klinische onderzoeken bij gebruik van dabrafenib in combinatie met trametinib (zie rubriek 4.8). De meerderheid van de gevallen was van graad 1 of 2 en vereiste geen dosisonderbrekingen of dosisverlagingen. Raadpleeg rubriek 4.4 van de SPC van trametinib voor aanvullende informatie.
Rabdomyolyse
Rabdomyolyse is gemeld bij patiënten die werden behandeld met dabrafenib in combinatie met trametinib (zie rubriek 4.8). Raadpleeg rubriek 4.4 van de SPC van trametinib voor aanvullende informatie.
Pancreatitis
Pancreatitis is gemeld bij < 1% van de patiënten die met dabrafenib als monotherapie of in combinatie met trametinib zijn behandeld in klinische onderzoeken bij inoperabel of gemetastaseerd melanoom en bij ongeveer 4% van de patiënten die met dabrafenib in combinatie met trametinib zijn behandeld in het klinische onderzoek bij NSCLC. Eén geval vond plaats op de eerste dag van toediening van dabrafenib aan een patiënt met gemetastaseerd melanoom en herhaalde zich na hernieuwde toediening van een lagere dosis. In het klinische onderzoek bij de adjuvante behandeling van melanoom werd pancreatitis gemeld bij <1% (1/435) van de patiënten die dabrafenib in combinatie met trametinib kregen en niet in patiënten die placebo kregen. Onverklaarbare abdominale pijn moet onmiddellijk onderzocht worden, met ook meting van de serumamylase en -lipase. Patiënten moeten nauwkeurig worden gecontroleerd wanneer dabrafenib na een aanval van pancreatitis opnieuw wordt gestart.
Diepe veneuze trombose/longembolie
Longembolie of diepe veneuze trombose kan optreden als dabrafenib wordt gebruikt in combinatie met trametinib. Als patiënten klachten van longembolie of diepe veneuze trombose ontwikkelen, zoals kortademigheid, pijn op de borst, zwelling van armen of benen, dan moeten zij onmiddellijk medische hulp zoeken. Bij levensbedreigende longembolie moet de behandeling met trametinib en dabrafenib permanent worden stopgezet.
Ernstige huidreacties
Gevallen van ernstige huidreacties (SCAR’s: severe cutaneous adverse reactions), waaronder het Stevens-Johnson-syndroom en geneesmiddelexantheem met eosinofilie en systemische symptomen (DRESS: drug rash with eosinophilia and systemic symptoms) die levensbedreigend of fataal kunnen zijn, zijn gemeld tijdens de behandeling met combinatietherapie van dabrafenib en trametinib. Patiënten moeten worden geïnformeerd over deze tekenen en symptomen voordat de behandeling wordt gestart en ze moeten nauwlettend worden gemonitord op huidreacties. Wanneer tekenen en symptomen zich voordoen die wijzen op SCAR’s, zal behandeling met dabrafenib en trametinib moeten worden gestaakt.
Maagdarmstelselaandoeningen
Colitis en gastro-intestinale perforatie, inclusief fatale uitkomst, zijn gerapporteerd bij patiënten die dabrafenib gebruikten in combinatie met trametinib (zie rubriek 4.8). Raadpleeg de SPC van trametinib voor aanvullende informatie (zie rubriek 4.4).
Sarcoïdose
Gevallen van sarcoïdose voornamelijk met betrekking tot de huid, longen, ogen en lymfeklieren, zijn gemeld bij patiënten die werden behandeld met dabrafenib in combinatie met trametinib. In de meeste gevallen werd de behandeling met dabrafenib en trametinib voortgezet. Als sarcoïdose is vastgesteld, moet een relevante behandeling worden overwogen. Het is belangrijk dat sarcoïdose niet verkeerd wordt geïnterpreteerd als ziekteprogressie.
Hemofagocytaire lymfohistiocytose
Na het in de handel brengen is hemofagocytaire lymfohistiocytose (HLH) waargenomen bij behandeling met dabrafenib in combinatie met trametinib. Voorzichtigheid is geboden wanneer dabrafenib wordt toegediend in combinatie met trametinib. Als HLH wordt bevestigd, moet de toediening van dabrafenib en trametinib worden stopgezet en een behandeling voor HLH worden gestart.
Tumorlysissyndroom (TLS)
Het optreden van TLS, dat fataal kan zijn, is in verband gebracht met het gebruik van dabrafenib in combinatie met trametinib (zie rubriek 4.8). Risicofactoren voor TLS zijn onder meer een hoge tumorlast, reeds bestaande chronische nierinsufficiëntie, oligurie, dehydratie, hypotensie en zure urine. Patiënten met risicofactoren voor TLS moeten nauwlettend worden gevolgd en profylactische hydratatie moet worden overwogen. TLS dient onmiddellijk te worden behandeld zoals klinisch geïndiceerd.
Versterking van radiotoxiciteit
Gevallen van uitgestelde reactie op bestraling en radiosensibilisatie zijn gemeld bij patiënten die radiotherapie kregen vóór, tijdens of na de behandeling met dabrafenib als monotherapie of in combinatie met trametinib. De meeste gevallen waren cutaan van aard, maar in enkele gevallen waren er andere locaties bij betrokken, waaronder het ruggenmerg (zie rubrieken 4.5 en 4.8). Dabrafenib dient met voorzichtigheid te worden gebruikt indien dit gelijktijdig met of opeenvolgend aan radiotherapie wordt gegeven.
Invloeden van andere geneesmiddelen op dabrafenib
Dabrafenib is een substraat van CYP2C8 en CYP3A4. Sterke inductoren van deze enzymen moeten indien mogelijk vermeden worden omdat deze middelen de werkzaamheid van dabrafenib kunnen verminderen (zie rubriek 4.5).
Invloeden van dabrafenib op andere geneesmiddelen
Dabrafenib is een inductor van metaboliserende enzymen. Dit kan leiden tot een verlies van de werkzaamheid van veel vaak gebruikte geneesmiddelen (zie voorbeelden hiervan in rubriek 4.5). Daarom is een evaluatie van het medicijngebruik (drug utilisation review (DUR)) essentieel wanneer de dabrafenib-behandeling wordt gestart. Gelijktijdig gebruik van dabrafenib met geneesmiddelen die gevoelige substraten van bepaalde metaboliserende enzymen of transporters zijn (zie rubriek 4.5), moet over het algemeen worden vermeden wanneer controle op de werkzaamheid en dosisaanpassing niet mogelijk is.
Gelijktijdig gebruik van dabrafenib en warfarine resulteert in een verminderde blootstelling aan warfarine. Voorzichtigheid is geboden en extra controle van de INR (International Normalised Ratio) wordt aanbevolen wanneer dabrafenib gelijktijdig met warfarine wordt gebruikt en bij discontinuatie van dabrafenib (zie rubriek 4.5).
Gelijktijdig gebruik van dabrafenib met digoxine kan resulteren in een verminderde blootstelling aan digoxine. Voorzichtigheid is geboden en extra controle van digoxine is aanbevolen wanneer digoxine (een transportersubstraat) wordt gebruikt tegelijkertijd met dabrafenib en na discontinuatie van dabrafenib (zie rubriek 4.5).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effecten van andere geneesmiddelen op dabrafenib
Dabrafenib is een substraat voor de metaboliserende enzymen CYP2C8 en CYP3A4, terwijl de actieve metabolieten hydroxy-dabrafenib en desmethyl-dabrafenib CYP3A4-substraten zijn. Het is daarom waarschijnlijk dat geneesmiddelen die sterke remmers of inductoren van CYP2C8 of CYP3A4 zijn de dabrafenib-concentraties respectievelijk verhogen of verlagen. Alternatieve middelen dienen zo mogelijk te worden overwogen tijdens de toediening van dabrafenib. Dabrafenib dient met voorzichtigheid te worden gebruikt als sterke remmers (bijv. ketoconazol, gemfibrozil, nefazodon, claritromycine, ritonavir, saquinavir, telitromycine, itraconazol, voriconazol, posaconazol, atazanavir) gelijktijdig met dabrafenib worden toegediend. Gelijktijdige toediening van dabrafenib en sterke inductoren van CYP2C8 of CYP3A4 (bijv. rifampicine, fenytoïne, carbamazepine, fenobarbital of sint-janskruid (Hypericum perforatum)) moet worden vermeden.
Toediening van eenmaal daags 400 mg ketoconazol (een CYP3A4-remmer) met tweemaal daags 75 mg dabrafenib resulteerde in een verhoging van 71% in de dabrafenib AUC en een verhoging van 33% van de dabrafenib Cmax in vergelijking met toediening van alleen tweemaal daags 75 mg dabrafenib. Gelijktijdige toediening resulteerde in verhogingen in de hydroxy- en de desmethyl-dabrafenib AUC (verhogingen van respectievelijk 82% en 68%). Een afname van 16% in de AUC werd waargenomen voor carboxy-dabrafenib.
Toediening van tweemaal daags 600 mg gemfibrozil (een CYP2C8-remmer) met tweemaal daags 75 mg dabrafenib resulteerde in een verhoging van 47% van de dabrafenib AUC maar gaf geen wijzigingen van de dabrafenib Cmax in vergelijking met de toediening van alleen tweemaal daags 75 mg dabrafenib. Gemfibrozil had geen klinisch relevant effect op de systemische blootstelling aan de metabolieten van dabrafenib (≤ 13%).
Toediening van eenmaal daags 600 mg rifampicine (een CYP3A4/CYP2C8-inductor) met tweemaal daags 150 mg dabrafenib resulteerde in een vermindering van de dabrafenib Cmax (27%) en AUC (34%) bij herhaalde doses. Er werd geen relevante verandering waargenomen in de AUC van hydroxy-dabrafenib. Er was een verhoging van 73% van de AUC voor carboxy-dabrafenib en een verlaging van de AUC van 30% voor desmethyl-dabrafenib.
Gelijktijdige toediening van herhaalde doses van 150 mg dabrafenib tweemaal daags met 40 mg van het pH-verhogende geneesmiddel rabeprazol eenmaal daags, resulteerde in een verhoging van de AUC van 3% en verlaging van de dabrafenib Cmax van 12%. Er wordt verondersteld dat deze veranderingen van de dabrafenib AUC en Cmax niet klinisch relevant zijn. Van geneesmiddelen die de pH in het bovenste deel van het maag-darmkanaal veranderen (bijv. protonpompremmers, H2-receptorantagonisten, antacida) wordt niet verwacht dat ze de biologische beschikbaarheid van dabrafenib verminderen.
Effecten van dabrafenib op andere geneesmiddelen
Dabrafenib is een enzyminductor en verhoogt de synthese van geneesmiddelmetaboliserende enzymen, waaronder CYP3A4, CYP2C's en CYP2B6, en kan de synthese van transporters verhogen. Dit resulteert in verlaagde plasmaniveaus van geneesmiddelen die door deze enzymen gemetaboliseerd worden en kan sommige getransporteerde geneesmiddelen beïnvloeden. De verlaging van plasmaconcentraties kan leiden tot een verlies of vermindering van het klinisch effect van deze geneesmiddelen. Er is eveneens een risico op verhoogde vorming van actieve metabolieten van deze geneesmiddelen. Enzymen die geïnduceerd kunnen worden zijn CYP3A in de lever en de darm, CYP2B6, CYP2C8, CYP2C9, CYP2C19 en UGTs (glucuronideconjugerende enzymen). Transporteiwit P-gp kan ook geïnduceerd worden net zoals andere transporters, bijvoorbeeld MRP-2. Gebaseerd op de waarnemingen van een klinisch onderzoek met rosuvastatine, is inductie van OATP1B1/1B3 en BCRP niet waarschijnlijk.
In vitro leidde dabrafenib tot dosisafhankelijke verhogingen van CYP2B6 en CYP3A4. Tijdens een klinisch geneesmiddelinteractie-onderzoek werden de Cmax en AUC van oraal midazolam (een CYP3A4-substraat) verminderd met respectievelijk 47% en 65% bij gelijktijdige toediening van herhaalde doses dabrafenib.
Toediening van tweemaal daags 150 mg dabrafenib en warfarine resulteerde in een afname in AUC van S- en R-warfarine van respectievelijk 37% en 33% vergeleken met de toediening van alleen warfarine. De Cmax van S- en R-warfarine was verhoogd met respectievelijk 18% en 19%.
Er kunnen interacties verwacht worden met vele geneesmiddelen die door metabolisme of actief transport worden geëlimineerd. Indien hun therapeutische effect van groot belang is voor de patiënt en dosisaanpassingen niet gemakkelijk te realiseren zijn op basis van de controle op werkzaamheid of plasma-concentraties, dan moeten deze geneesmiddelen vermeden worden of met voorzichtigheid worden gebruikt. Het risico op leverbeschadiging na toediening van paracetamol is vermoedelijk hoger bij patiënten die gelijktijdig met enzyminductoren behandeld worden.
Hoewel de omvang van interactie zal variëren, wordt verwacht dat het aantal geneesmiddelen met interacties groot zal zijn. Geneesmiddelgroepen waarbij een interactie kan ontstaan kunnen omvatten, maar zijn niet beperkt tot:
- Analgetica (bijvoorbeeld fentanyl, methadon)
- Antibiotica (bijvoorbeeld claritromycine, doxycycline)
- Middelen tegen kanker (bijvoorbeeld cabazitaxel)
- Anticoagulantia (bijvoorbeeld acenocoumarol, warfarine zie rubriek 4.4)
- Anti-epileptica (bijvoorbeeld carbamazepine, fenytoïne, primidon, valproïnezuur)
- Antipsychotica (bijvoorbeeld haloperidol)
- Calciumantagonisten (bijvoorbeeld diltiazem, felodipine, nicardipine, nifedipine, verapamil)
- Hartglycosiden (bijvoorbeeld digoxine, zie rubriek 4.4)
- Corticosteroïden (bijvoorbeeld dexamethason, methylprednisolon)
- Anti-hiv-middelen (bijvoorbeeld amprenavir, atazanavir, darunavir, delavirdine, efavirenz, fosamprenavir, indinavir, lopinavir, nelfinavir, saquinavir, tipranavir)
- Hormonale anticonceptiemiddelen (zie rubriek 4.6)
- Hypnotica (bijvoorbeeld diazepam, midazolam, zolpidem)
- Immunosuppressiva (bijvoorbeeld ciclosporine, tacrolimus, sirolimus)
- Statines gemetaboliseerd door CYP3A4 (bijvoorbeeld atorvastatine, simvastatine)
De inductie begint waarschijnlijk na 3 dagen van herhaalde toediening van dabrafenib. Na het staken van dabrafenib neemt de inductie geleidelijk af en kunnen de concentraties van gevoelige substraten van CYP3A4, CYP2B6, CYP2C8, CYP2C9 en CYP2C19, UDP-glucuronosyltransferase (UGT) en transporter-substraten (bijv. P-gp of MRP-2) toenemen; patiënten moeten worden gecontroleerd op toxiciteit en de dosis van deze middelen zal mogelijk moeten worden aangepast.
In vitro is dabrafenib een op mechanisme gebaseerde remmer van CYP3A4. Daarom kan tijdelijke remming van CYP3A4 waargenomen worden tijdens de eerste dagen van de behandeling.
Effecten van dabrafenib op transportsystemen van geneesmiddelen
Dabrafenib is een in-vitro-remmer van het humane organische aniontransporterende polypeptide (OATP) 1B1 (OATP1B), OATP1B3 en BCRP. Na toediening van een enkele dosis rosuvastatine (OATP1B1, OATP1B3 en BCRP substraat) met herhaalde dosis dabrafenib 150 mg tweemaal daags bij 16 patiënten, nam de Cmax van rosuvastatine met 2,6 keer toe, terwijl de AUC slechts minimaal veranderde (7% toename). De verhoogde Cmax van rosuvastatine heeft waarschijnlijk geen klinische relevantie.
Combinatie met trametinib
Bij herhaaldelijke toediening van de combinatietherapie van trametinib 2 mg eenmaal daags en dabrafenib 150 mg tweemaal daags waren er geen klinisch betekenisvolle veranderingen in de Cmax en AUC van trametinib of dabrafenib, waarbij de Cmax en AUC van dabrafenib zijn toegenomen met respectievelijk 16% en 23%. Met behulp van een farmacokinetische-populatieanalyse werd een kleine afname in de biologische beschikbaarheid van trametinib geschat, overeenkomend met een AUC-afname van 12%, bij de toediening van trametinib in combinatie met dabrafenib, een CYP3A4-inductor.
Als dabrafenib wordt gebruikt in combinatie met trametinib, raadpleeg dan rubrieken 4.4 en 4.5 van de SPC van dabrafenib en trametinib voor de geneesmiddelinteracties.
Effect van voedsel op dabrafenib
Patiënten moeten dabrafenib als monotherapie of in combinatie met trametinib ten minste één uur voor of twee uur na een maaltijd innemen vanwege het effect van voedsel op de absorptie van dabrafenib (zie rubriek 5.2).
Radiotherapie
Versterking van de toxiciteit bij radiotherapie is gemeld bij patiënten die werden behandeld met dabrafenib als monotherapie of in combinatie met trametinib (zie rubrieken 4.4 en 4.8).
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende 2 weken na het staken van dabrafenib en gedurende 16 weken na de laatste dosis trametinib wanneer het in combinatie met dabrafenib wordt gegeven. Dabrafenib kan de werkzaamheid van orale en systemische hormonale anticonceptiemethoden verminderen en een andere effectieve methode van anticonceptie moet worden gebruikt (zie rubriek 4.5).
Zwangerschap
Er zijn geen gegevens over het gebruik van dabrafenib bij zwangere vrouwen. Uit dieronderzoek zijn reproductietoxiciteit en embryo-foetale ontwikkelingstoxiciteiten gebleken, waaronder teratogene effecten (zie rubriek 5.3). Dabrafenib mag niet worden toegediend aan zwangere vrouwen, behalve wanneer het mogelijke voordeel voor de moeder zwaarder weegt dan het mogelijke risico voor de foetus. Als de patiënt zwanger raakt tijdens het gebruik van dabrafenib, moet de patiënt worden ingelicht over het mogelijke gevaar voor de foetus. Raadpleeg de SPC van trametinib (zie rubriek 4.6) bij gebruik in combinatie met trametinib.
Borstvoeding
Het is niet bekend of dabrafenib in de moedermelk wordt uitgescheiden. Omdat veel geneesmiddelen in de moedermelk worden uitgescheiden, kan een risico voor een kind dat borstvoeding krijgt, niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat de behandeling met dabrafenib moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens bij mensen beschikbaar over gebruik van dabrafenib als monotherapie of in combinatie met trametinib. Dabrafenib zou de mannelijke en vrouwelijke vruchtbaarheid kunnen verminderen, aangezien er bijwerkingen op mannelijke en vrouwelijke voortplantingsorganen zijn waargenomen bij dieren (zie rubriek 5.3). Mannelijke patiënten die dabrafenib gebruiken als monotherapie of in combinatie met trametinib moeten geïnformeerd worden over het mogelijke risico van verstoorde spermatogenese, die onomkeerbaar kan zijn. Raadpleeg de SPC van trametinib (zie rubriek 4.6) bij gebruik in combinatie met trametinib.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Dabrafenib heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Er moet rekening worden gehouden met de klinische toestand van de patiënt en het bijwerkingenprofiel van dabrafenib bij het inschatten van het vermogen van de patiënt om taken uit te voeren waarvoor oordeelsvermogen, motoriek of cognitieve vaardigheden nodig zijn. Patiënten moeten bewust gemaakt worden van het gegeven dat vermoeidheid en oogproblemen deze activiteiten kunnen beïnvloeden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het veiligheidsprofiel van dabrafenibmonotherapie is gebaseerd op de samengevoegde veiligheidspopulatie van vijf klinische onderzoeken, BRF113683 (BREAK-3), BRF113929 (BREAK-MB), BRF113710 (BREAK-2), BRF113220 en BRF112680, waarin 578 patiënten met een BRAF V600-gemuteerd inoperabel of gemetastaseerd melanoom werden behandeld met dabrafenib 150 mg tweemaal daags. De meest voorkomende bijwerkingen (incidentie ≥ 15%) die met dabrafenib werden gemeld, waren hyperkeratose, hoofdpijn, pyrexie, artralgie, vermoeidheid, nausea, papilloom, alopecia, rash en braken.
De veiligheid van dabrafenib in combinatie met trametinib is onderzocht in de samengevoegde veiligheidspopulatie van 1.188 volwassen patiënten met een BRAF V600-gemuteerd inoperabel of gemetastaseerd melanoom, BRAF V600-gemuteerd melanoom in stadium III na complete resectie (adjuvante behandeling), gevorderd NSCLC en gevorderd DTC die behandeld werden met dabrafenib 150 mg tweemaal daags en trametinib 2 mg eenmaal daags. De gemiddelde behandelduur was 16 maanden (zie rubriek 5.1).
De meest voorkomende bijwerkingen (incidentie ≥20%) voor dabrafenib in combinatie met trametinib waren: pyrexie, vermoeidheid, nausea, rash, koude rillingen, diarree, hoofdpijn, artralgie, braken, hoesten, hemorragie en perifeer oedeem.
Lijst met bijwerkingen in tabelvorm
Bijwerkingen in verband met dabrafenib die zijn waargenomen in klinische studies en na het in de handel brengen, zijn hieronder in tabelvorm weergegeven voor dabrafenib als monotherapie (tabel 3) en dabrafenib in combinatie met trametinib (tabel 4). Bijwerkingen zijn hieronder weergegeven op basis van de MedDRA-systeem/orgaanklassen en gerangschikt naar frequentie, gebaseerd op de volgende afspraak: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 3 Bijwerkingen bij dabrafenib als monotherapie
| Systeem/orgaanklasse | Frequentie (alle graden) | Bijwerkingen |
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Zeer vaak | Papilloom |
| Vaak | Plaveiselcelcarcinoom van de huid | |
| Seborroïsche keratose | ||
| Acrochordon (skin tags) | ||
| Basaalcelcarcinoom | ||
| Soms | Nieuw primair melanoom | |
| Immuunsysteemaandoeningen | Soms | Overgevoeligheid |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Verminderde eetlust |
| Vaak | Hypofosfatemie | |
| Hyperglykemie | ||
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn |
| Vaak | Perifere neuropathie (waaronder sensorische en motorische neuropathie) | |
| Oogaandoeningen | Soms | Uveïtis |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Hoesten |
| Maagdarmstelselaandoeningen | Zeer vaak | Nausea |
| Braken | ||
| Diarree | ||
| Vaak | Constipatie | |
| Soms | Pancreatitis |
Huid- en onderhuidaandoeningen | Zeer vaak | Hyperkeratose |
| Alopecia | ||
| Rash | ||
Palmoplantair erytrodysesthesiesyndroom | ||
| Vaak | Droge huid | |
| Pruritus | ||
| Actinische keratose | ||
| Huidlaesie | ||
| Erytheem | ||
| Fotosensitiviteit | ||
| Soms | Acute febriele neutrofiele dermatose | |
| Panniculitis | ||
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Artralgie |
| Myalgie | ||
| Pijn in extremiteit | ||
Nier- en urinewegaandoeningen | Soms | Nierfalen, acuut nierletsel |
| Nefritis | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Pyrexie |
| Vermoeidheid | ||
| Koude rillingen | ||
| Asthenie | ||
| Vaak | Influenza-achtige ziekte | |
| Letsels, intoxicaties en verrichtingscomplicaties | Vaak | Versterking van radiotoxiciteit |
Tabel 4 Bijwerkingen bij dabrafenib in combinatie met trametinib
| Systeem/orgaanklasse | Frequentie (alle graden) | Bijwerkingen |
| Infecties en parasitaire aandoeningen | Zeer vaak | Nasofaryngitis |
| Urineweginfectie | ||
| Vaak | Cellulitis | |
| Folliculitis | ||
| Paronychia | ||
| Pustulaire rash | ||
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Vaak | Plaveiselcelcarcinoom van de huida |
| Papilloomb | ||
| Seborrhoïsche keratose | ||
| Soms | Nieuw primair melanoomc | |
| Acrochordon (skin tags) | ||
Bloed- en lymfestelselaandoeningen | Zeer vaak | Neutropenie |
| Anemie | ||
| Vaak | Trombocytopenie | |
| Leukopenie | ||
| Immuunsysteemaandoeningen | Soms | Overgevoeligheidd |
| Sarcoïdose | ||
| Zelden | Hemofagocytaire lymfohistiocytose | |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Afgenomen eetlust |
| Vaak | Dehydratie | |
| Hyponatriëmie | ||
| Hypofosfatemie | ||
| Hyperglykemie | ||
| Niet bekend | Tumorlysissyndroom |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn |
| Duizeligheid | ||
| Vaak | Perifere neuropathie (waaronder sensorische en motorische neuropathie) | |
| Oogaandoeningen | Vaak | Wazig zien |
| Visusstoornis | ||
| Uveïtise | ||
| Soms | Chorioretinopathie | |
| Retinaloslating | ||
| Periorbitaal oedeem | ||
| Hartaandoeningen | Vaak | Ejectiefractie afname |
| Bradycardie | ||
| Soms | Hartfalen | |
| Linkerventrikeldisfunctie | ||
| Atrioventriculair blokf | ||
| Niet bekend | Myocarditis | |
| Bloedvataandoeningen | Zeer vaak | Hypertensie |
| Hemorragieg | ||
| Vaak | Hypotensie | |
| Lymfoedeem | ||
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Hoest |
| Vaak | Pneumonitis | |
| Dyspneu | ||
| Zelden | Interstitiële longziekte | |
| Maagdarmstelselaandoeningen | Zeer vaak | Buikpijnh |
| Constipatie | ||
| Diarree | ||
| Nausea | ||
| Braken | ||
| Vaak | Droge mond | |
| Stomatitis | ||
| Soms | Gastro-intestinale perforatie | |
| Pancreatitis | ||
| Colitis |
Huid- en onderhuidaandoeningen | Zeer vaak | Droge huid |
| Pruritus | ||
| Rash | ||
| Erytheem | ||
| Acneïforme dermatitis | ||
| Vaak | Gegeneraliseerde exfoliatieve dermatitisi | |
| Actinische keratosen | ||
| Nachtzweten | ||
| Hyperkeratose | ||
| Alopecia | ||
Palmoplantair erytrodysesthesiesyndroom | ||
| Huidlaesie | ||
| Hyperhidrose | ||
| Panniculitis | ||
| Fissuren in de huid | ||
| Fotosensitiviteit | ||
| Soms | Acute febriele neutrofiele dermatose | |
| Niet bekend | Stevens-Johnson-syndroom | |
| Geneesmiddelexantheem met eosinofilie en systemische symptomen (DRESS) | ||
| Tatoeage-gerelateerde huidreacties | ||
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Artralgie |
| Myalgie | ||
| Pijn in ledemaat | ||
| Spierspasmenj | ||
| Soms | Rabdomyolyse | |
Nier- en urinewegaandoeningen | Vaak | Nierfalen, acuut nierletsel |
| Zelden | Nefritis | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Vermoeidheid |
| Koude rillingen | ||
| Asthenie | ||
| Perifeer oedeem | ||
| Pyrexie | ||
| Gewichtsstijging (abnormale gewichtstoename)k | ||
| Influenza-achtige ziekte | ||
| Vaak | Slijmvliesontsteking | |
| Gezichtsoedeem | ||
| Onderzoeken | Zeer vaak | Alanineaminotransferase verhoogd |
| Aspartaataminotransferase verhoogd | ||
| Vaak | Bloed alkalinefosfatase verhoogd | |
| Gammaglutamyltransferase verhoogd | ||
| Bloed creatinefosfokinase verhoogd |
| Letsels, intoxicaties en verrichtingscomplicaties | Vaak | Versterking van radiotoxiciteit |
a Cutaan plaveiselcelcarcinoom (cuSCC): SCC, SCC van de huid, SCC in situ (ziekte van Bowen) en keratoacanthoom b Papilloom, huidpapilloom c Maligne melanoom en oppervlakkig zich verspreidend melanoom in niet-gespecificeerd stadium d Waaronder geneesmiddelenovergevoeligheid e Omvat gevallen van binoculaire panuveïtis of binoculaire iridocyclitis die wijzen op het syndroom van Vogt-Koyanagi-Harada f Atrioventriculair blok, eerstegraads atrioventriculair blok, tweedegraads atrioventriculair blok g Bloeding uit verschillende plekken, waaronder intracraniële bloedingen en fatale bloedingen h Waaronder pijn in bovenbuik en pijn in onderbuik i Waaronder huidexfoliatie j Spierspasmen, musculoskeletale stijfheid k Gewichtsstijging (abnormale gewichtstoename) is alleen gerapporteerd bij pediatrische patiënten. | ||
Omschrijving van specifieke bijwerkingen
Plaveiselcelcarcinoom van de huid
In onderzoek MEK115306 met dabrafenibmonotherapie, trad plaveiselcelcarcinoom van de huid (inclusief gevallen geclassificeerd als keratoacanthoom of het subtype gemengd keratoacanthoom) op bij 10% van de patiënten en ongeveer 70% van de gevallen trad op binnen de eerste 12 weken van de behandeling, met een mediane tijd tot ontstaan van 8 weken. In de registratieonderzoeken met combinatiebehandeling bij melanoom en NSCLC ontwikkelde 2% van de patiënten cuSCC en traden deze gevallen later op dan met dabrafenibmonotherapie, met een mediane tijd tot het ontstaan van 18-31 weken. Alle patiënten die dabrafenib kregen als monotherapie of in combinatie met trametinib die cuSCC ontwikkelden vervolgden de behandeling zonder dosisaanpassing.
Nieuw primair melanoom
In klinisch onderzoek met dabrafenib als monotherapie en in combinatie met trametinib in melanoom-onderzoeken zijn nieuwe primaire melanomen gerapporteerd. Gevallen werden behandeld met excisie en vereisten geen behandelaanpassing (zie rubriek 4.4). Geen nieuw primair melanoom werd gerapporteerd in het fase II NSCLC-onderzoek (BRF113928).
Niet-cutane maligniteit
Activering van MAP-kinasesignalering in wildtype BRAF-cellen die blootgesteld zijn aan BRAF-remmers kan leiden tot een verhoogd risico van niet-cutane maligniteiten, waaronder die met RAS-mutaties (zie rubriek 4.4). Niet-cutane maligniteiten werden gemeld bij 1% (6/586) van de patiënten in de samengevoegde veiligheidspopulatie van dabrafenibmonotherapie en bij <1% van de patiënten in de registratieonderzoeken met combinatiebehandeling bij melanoom en NSCLC. In het fase III-onderzoek BRF115532 (COMBI-AD) bij de adjuvante behandeling van melanoom ontwikkelde 1% (5/435) van de patiënten die dabrafenib in combinatie met trametinib kregen in vergelijking met 1% (3/432) van de patiënten die placebo kregen niet-cutane maligniteiten. Gedurende de langetermijnfollow-up (tot 10 jaar) buiten de behandeling werden niet-cutane maligniteiten gemeld door 9 extra patiënten in de combinatiearm en 4 extra patiënten in de placeboarm. Gevallen van RAS-afhankelijke maligniteiten zijn waargenomen bij dabrafenib als monotherapie en in combinatie met trametinib. Patiënten moeten waar klinisch nodig gecontroleerd worden.
Hemorragie
Hemorragische voorvallen, inclusief grote bloedingen en fatale bloedingen, zijn voorgekomen bij patiënten die werden behandeld met dabrafenib in combinatie met trametinib. Raadpleeg de SPC van trametinib.
Verlaging van de LVEF/linkerventrikeldisfunctie
Een verlaagde LVEF is gemeld bij 8% van de patiënten in de samengevoegde veiligheidspopulatie van dabrafenib in combinatie met trametinib. De meeste gevallen waren asymptomatisch en omkeerbaar. Patiënten met LVEF lager dan de institutional lower limit of normal (IULN) werden niet geïncludeerd in de klinische onderzoeken met dabrafenib. Dabrafenib in combinatie met trametinib dient met voorzichtigheid te worden gebruikt bij patiënten met aandoeningen die de linkerventrikelfunctie zouden kunnen verzwakken. Raadpleeg de SPC van trametinib.
Pyrexie
Koorts is gerapporteerd in klinische onderzoeken met dabrafenib als monotherapie en in combinatie met trametinib; de incidentie en de ernst van pyrexie zijn echter verhoogd bij de combinatietherapie (zie rubriek 4.4). Bij patiënten die dabrafenib in combinatie met trametinib kregen en pyrexie ontwikkelden, trad ongeveer de helft van de eerste aanvallen van pyrexie op binnen de eerste behandelmaand en had een derde van de patiënten 3 of meer aanvallen. Binnen de samengevoegde veiligheidspopulatie werden bij 1% van de patiënten die dabrafenib als monotherapie kregen, ernstige niet-infectieuze koortsaanvallen geïdentificeerd (gedefinieerd als koorts met ernstige rigors, dehydratie, hypotensie en/of acute nierinsufficiëntie van prerenale oorsprong bij personen met een normale nierfunctie bij baseline). Het begin van deze ernstige niet-infectieuze koortsaanvallen vond meestal plaats in de eerste behandelmaand. Patiënten met ernstige niet-infectieuze koortsaanvallen reageerden goed op dosisonderbreking en/of dosisverlaging en ondersteunende zorg (zie rubrieken 4.2 en 4.4).
Hepatische bijwerkingen
In klinisch onderzoek met dabrafenib in combinatie met trametinib zijn hepatische bijwerkingen gemeld. Raadpleeg de SPC van trametinib.
Hypertensie
Verhogingen van de bloeddruk geassocieerd met dabrafenib in combinatie met trametinib zijn gerapporteerd bij patiënten met of zonder al bestaande hypertensie. De bloeddruk moet worden gemeten op baseline en worden gecontroleerd gedurende de behandeling en hypertensie moet door middel van een standaardbehandeling onder controle worden gehouden.
Artralgie
Artralgie werd zeer vaak gerapporteerd bij de samengevoegde veiligheidspopulatie van dabrafenibmonotherapie (25%) en van dabrafenib in combinatie met trametinib (28%), hoewel dit in ernst vooral graad 1 en graad 2 was met soms (<1%) graad 3; er werden geen voorvallen van graad 4 gemeld.
Hypofosfatemie
Hypofosfatemie werd vaak gerapporteerd bij de samengevoegde veiligheidspopulatie van dabrafenibmonotherapie (7%) en van dabrafenib in combinatie met trametinib (4%). Hierbij moet opgemerkt worden dat ongeveer de helft van ernst graad 3 waren.
Pancreatitis
Pancreatitis is gemeld bij dabrafenibmonotherapie en in combinatie met trametinib. Onverklaarbare abdominale pijn moet onmiddellijk onderzocht worden, met meting van de serumamylase en -lipase. Patiënten moeten nauwkeurig worden gecontroleerd wanneer dabrafenib na een aanval van pancreatitis opnieuw wordt gestart (zie rubriek 4.4).
Nierfalen
Nierfalen als gevolg van koortsgerelateerde prerenale azotemie of granulomateuze nefritis kwam soms voor; er werd echter geen dabrafenib-onderzoek uitgevoerd bij patiënten met nierinsufficiëntie (gedefinieerd als creatinine >1,5 x ULN). In deze situatie is voorzichtigheid geboden (zie rubriek 4.4).
Pediatrische patiënten
De veiligheid van dabrafenib-capsules is niet geëvalueerd in prospectieve klinische onderzoeken met adolescenten met melanoom. In een gepubliceerd retrospectief Italiaans onderzoek met 6 pediatrische deelnemers met gevorderd BRAF V600-mutatiepositief melanoom, behandeld met dabrafenib in combinatie met trametinib (zie rubriek 5.1), waren de meest gemelde bijwerkingen koorts en verhoogde creatinefosfokinase. Twee adolescenten ondervonden een asymptomatische afname van meer dan 10% in LVEF, wat verdween na tijdelijke onderbreking van trametinib, en beide patiënten hervatten trametinib in een verlaagde dosis zonder verdere harttoxiciteit.
In klinische onderzoeken met andere indicaties was het veiligheidsprofiel van dabrafenib in combinatie met trametinib bij pediatrische patiënten grotendeels consistent met het eerder vastgestelde veiligheidsprofiel bij volwassen patiënten. Gewichtsstijging (abnormale gewichtstoename) is alleen gerapporteerd bij pediatrische patiënten. Het werd gemeld als een bijwerking bij 15% van de adolescenten, inclusief gevallen van graad 3 bij 4% van de patiënten.
Andere speciale patiëntengroepen
Ouderen
Van het totaal aantal patiënten in de samengevoegde veiligheidspopulatie van dabrafenibmonotherapie (n = 578) was 22% 65 jaar of ouder en 6% 75 jaar of ouder. In vergelijking met jongere patiënten (<65) hadden meer patiënten ≥65 jaar bijwerkingen die leidden tot dosisverlaging van het onderzoeksgeneesmiddel (22% versus 12%) of onderbrekingen (39% versus 27%). Daarnaast kregen oudere patiënten ernstiger bijwerkingen in vergelijking met jongere patiënten (41% versus 22%). Er werden geen algemene verschillen in werkzaamheid waargenomen tussen deze patiënten en jongere patiënten.
In de samengevoegde veiligheidspopulatie van dabrafenib in combinatie met trametinib (n = 1.188) was 27% van de patiënten 65 jaar of ouder en 6% 75 jaar of ouder. In alle klinische onderzoeken was het aandeel van patiënten met bijwerkingen vergelijkbaar in de leeftijdsgroep <65 jaar en die ≥65 jaar. Patiënten ≥65 jaar hadden meer kans op ernstige bijwerkingen en bijwerkingen die leiden tot het permanent stoppen van het geneesmiddel, dosisreductie en dosisonderbreking dan patiënten <65 jaar.
Dabrafenib in combinatie met trametinib bij patiënten met hersenmetastasen
De veiligheid en werkzaamheid van de combinatie van dabrafenib en trametinib zijn beoordeeld in een multi-cohort, open-label, fase II-onderzoek bij patiënten met een BRAF V600-gemuteerd melanoom dat uitgezaaid is naar de hersenen. Het veiligheidsprofiel dat werd waargenomen bij deze patiënten lijkt in overeenstemming te zijn met het samengevoegde veiligheidsprofiel van de combinatie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er bestaat geen specifieke behandeling voor een overdosis dabrafenib. Als overdosering voorkomt, moet de patiënt, indien nodig, ondersteunend worden behandeld met passende controle.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, proteïnekinaseremmers, B-Raf serine-threoninekinase (BRAF)-remmers, ATC-code: L01EC02
Werkingsmechanisme
Dabrafenib is een remmer van RAF-kinases. Oncogene mutaties in BRAF leiden tot constitutieve activering van de RAS-/RAF-/MEK-/ERK-route. BRAF-mutaties zijn geïdentificeerd in een hoge frequentie bij specifieke typen kanker, waaronder ongeveer 50% van de melanomen. De vaakst waargenomen BRAF-mutatie is V600E, die verantwoordelijk is voor ongeveer 90% van de BRAF-mutaties die worden gezien bij melanoom.
Preklinische gegevens uit biochemische assays hebben aangetoond dat dabrafenib BRAF-kinases met activerende codon 600-mutaties remt (zie Tabel 5).
Tabel 5 Kinaseremmende werking van dabrafenib tegen RAF-kinases
| Kinase | Remmende concentratie 50 (nM) |
| BRAF V600E | 0,65 |
| BRAF V600K | 0,50 |
| BRAF V600D | 1,8 |
| BRAF WT | 3,2 |
| CRAF WT | 5,0 |
Dabrafenib toonde suppressie van een secundaire farmacodynamische biomarker (gefosforyleerde ERK) en remde celgroei van BRAF V600-mutante melanoomcellijnen, zowel in vitro als in diermodellen.
Bij patiënten met melanoom dat positief was voor de BRAF V600-mutatie leidde de toediening van dabrafenib tot een remming van gefosforyleerde ERK in de tumor ten opzichte van baseline.
Combinatie met trametinib
Trametinib is een reversibele, uiterst selectieve, allosterische remmer van activering en kinaseactiviteit door mitogeen-geactiveerd extracellulair signaalgereguleerd kinase 1 (MEK1) en MEK2. MEK-eiwitten zijn bestanddelen van de extracellulair signaalgereguleerd kinase (ERK)-route.
Op deze wijze remmen trametinib en dabrafenib twee kinasen in deze route, MEK en RAF, en daarom verschaft de combinatie gelijktijdige remming van de route. De combinatie van dabrafenib en trametinib heeft in vitro anti-tumor activiteit laten zien in BRAF V600-mutatiepositieve melanoomcellijnen en vertraagt het optreden van in vivo resistentie in BRAF V600-mutatiepositieve melanoomxenograften.
Bepaling van de BRAF-mutatiestatus
Alvorens dabrafenib of de combinatie met trametinib te gebruiken, moeten patiënten een bevestiging hebben dat de tumor positief is voor de BRAF V600-mutatie, door middel van een gevalideerde test. In de klinische fase II- en III-onderzoeken bij melanoom was voor de screening voor geschiktheid een centraal uitgevoerde test nodig op aanwezigheid van de BRAF V600-mutatie, door middel van een BRAF-mutatieassay die werd uitgevoerd op het recentste beschikbare tumormonster. Een primaire tumor of tumor van een metastaselocatie werd getest met een assay die nog in onderzoek is (investigational use only, IUO). De IUO is een allelspecifieke polymerasekettingreactie-assay (PCR-assay) die wordt uitgevoerd op DNA dat is geïsoleerd uit formaline-gefixeerd en in paraffine ingebed (FFPE) tumorweefsel. De assay werd specifiek ontworpen om de V600E- en V600K-mutaties te onderscheiden. Alleen patiënten met tumoren die positief waren voor de BRAF V600E- of V600K-mutatie konden meedoen met het onderzoek.
Vervolgens werden alle patiëntmonsters opnieuw getest met behulp van de gevalideerde THxID BRAF-assay van bioMerieux (bMx), die CE-markering heeft. De bMx THxID BRAF-assay is een allelspecifieke PCR die wordt uitgevoerd op DNA dat is geïsoleerd uit FFPE-tumorweefsel. De assay werd ontworpen om met hoge gevoeligheid de BRAF V600E- en V600K-mutaties te detecteren (tot 5% V600E- en V600K-sequentie in een achtergrond van wild-typesequentie van uit FFPE-weefsel afkomstig DNA). Niet-klinisch en klinisch onderzoek met retrospectieve bidirectionele Sanger-sequentieanalyses heeft aangetoond dat de test met lagere gevoeligheid ook de minder vaak voorkomende BRAF V600D-mutatie en V600E-/K601E-mutatie detecteert. Bij de monsters uit het niet-klinisch en klinisch onderzoek (n = 876) die bij de THxID BRAF-assay positief voor de mutatie bleken te zijn en die vervolgens geanalyseerd werden door middel van sequencing met de referentiemethode, was de specificiteit van de assay 94%.
Klinische werkzaamheid en veiligheid
Inoperabel of gemetastaseerd melanoom
- Dabrafenib in combinatie met trametinib
Behandelingsnaïeve patiënten
De werkzaamheid en veiligheid van de aanbevolen dosis van trametinib (2 mg eenmaal daags) in combinatie met dabrafenib (150 mg tweemaal daags) voor de behandeling van volwassen patiënten met een inoperabel of gemetastaseerd melanoom met een BRAF V600-mutatie werd onderzocht in twee klinische fase III-onderzoeken en een ondersteunend fase I/II-onderzoek.
MEK115306 (COMBI-d):
MEK115306 was een gerandomiseerd, dubbelblind fase III-onderzoek ter vergelijking van de combinatie van dabrafenib en trametinib met dabrafenib en placebo in de eerstelijnstherapie voor patiënten met inoperabel (stadium IIIC) of gemetastaseerd (stadium IV) BRAF V600E/K-mutatiepositief cutaan melanoom. Het primaire eindpunt van het onderzoek was progressievrije overleving (PFS), met algehele overleving (OS) als belangrijk secundair eindpunt. De proefpersonen werden gestratificeerd naar lactaatdehydrogenase (LDH)-niveau (> de bovengrens van normaal (ULN) versus ≤ ULN) en BRAF mutatie (V600E versus V600K).
In totaal werden 423 patiënten 1:1 gerandomiseerd naar ofwel combinatie (N = 211) of dabrafenib (N = 212). De meeste proefpersonen waren Kaukasisch (>99%) en mannelijk (53%), met een mediane leeftijd van 56 jaar (28% ≥65 jaar). De meerderheid van de patiënten had stadium IVM1c ziekte (67%). De meeste patiënten hadden LDH ≤ULN (65%), Eastern Cooperative Oncology Group (ECOG) performance status van 0 (72%) en viscerale ziekte (73%) op baseline. De meeste patiënten hadden een BRAF V600E-mutatie (85%). Patiënten met hersenmetastasen werden niet opgenomen in het onderzoek.
De mediane OS en geschatte 1, 2, 3, 4 en 5-jaarsoverlevingspercentages worden weergegeven in tabel 6. De mediane OS voor de combinatiearm was ongeveer 7 maanden langer dan die voor dabrafenibmonotherapie (25,8 maanden versus 18,7 maanden) met een 5-jaarsoverlevingspercentage van 32% voor de combinatietherapie versus 27% voor de dabrafenibmonotherapie (tabel 6, figuur 1), bleek uit een OS-analyse na 5 jaar. De Kaplan-Meier-OS-curve lijkt zich te stabiliseren van 3 tot 5 jaar (zie figuur 1). Het algehele 5-jaarsoverlevingspercentage was 40% (95%-BI: 31,2; 48,4) in de combinatiearm versus 33% (95%-BI: 25,0; 41,0) in de dabrafenibmonotherapie-arm voor patiënten met een normaal lactaatdehydrogenaseniveau op baseline en 16% (95%-BI: 8,4; 26,0) in de combinatiearm versus 14% (95%-BI: 6,8; 23,1) in de dabrafenibmonotherapie-arm voor patiënten met een verhoogd lactaatdehydrogenaseniveau op baseline.
Tabel 6 Resultaten voor algeheel overlevingspercentage van onderzoek MEK115306
(COMBI-d)
OS-analyse
(cut-offdatum: 12 januari 2015)
5-jaars-OS-analyse
(cut-offdatum: 10 december 2018)
Dabrafenib +
Trametinib
(n=211)
Dabrafenib +
Placebo
(n=212)
Dabrafenib +
Trametinib
(n=211)
Dabrafenib+
Placebo
(n=212)
Aantal patiënten
Dood (incident),
n (%) 99 (47) 123 (58) 135 (64) 151 (71)
Schattingen van OS (maanden)
Mediaan (95%-
BI)
25,1
(19,2; NR)
18,7
(15,2; 23,7)
25,8
(19,2; 38,2)
18,7
(15,2; 23,1)
Hazardratio
(95%-BI)
0,71
(0,55; 0,92)
0,80
(0,63; 1,01)
p-waarde 0,011 n.v.t. Algehele geschatte
overleving, %
(95%-BI)
Dabrafenib + Trametinib
(n=211)
Dabrafenib + Placebo
(n=212)
Na 1 jaar 74 (66,8; 79,0) 68 (60,8; 73,5) Na 2 jaar 52 (44,7; 58,6) 42 (35,4; 48,9) Na 3 jaar 43 (36,2; 50,1) 31 (25,1; 37,9) Na 4 jaar 35 (28,2; 41,8) 29 (22,7; 35,2) Na 5 jaar 32 (25,1; 38,3) 27 (20,7; 33,0) NR = niet bereikt (not reached), n.v.t. = niet van toepassing
Figuur 1 Kaplan-Meier-curven algehele overleving van onderzoek MEK115306 (ITT populatie)
Verbeteringen voor het primaire eindpunt PFS bleven bestendig over een periode van 5 jaar in de combinatiearm in vergelijking met dabrafenibmonotherapie. Verbeteringen werden ook waargenomen voor het algehele responspercentage (ORR) en een langere responsduur (DoR) werd ook waargenomen in de combinatiearm vergeleken met dabrafenibmonotherapie (Tabel 7).
G
eschat
t
e ov
erl
eving
sfu
n
ctie
0,0
0,2
0,4
0,6
0,8
1,0
Tijd sinds randomisatie (maanden)
0 6 1 2 1 8 2 4 3 0 3 6 4 2 4 8 5 4 6 0 6 6 7 2 78
Proefpersonen “at risk”:
211 188 145 113 98 86 79 71 63 60 57 54 12 0 212 175 137 104 84 69 60 56 54 51 50 46 10 0
Dabrafenib + Placebo
Dabrafenib + Trametinib
Dabrafenib + Placebo
Dabrafenib + Trametinib
Tabel 7 Werkzaamheidsresultaten van onderzoek MEK115306 (COMBI-d)
Primaire analyse (cut-offdatum: 26 augustus 2013) | Bijgewerkte analyse (cut-offdatum: 12 januari 2015) | 5-jaarsanalyse (cut-offdatum: 10 december 2018) | ||||
| Eindpunt | Dabrafenib + Trametinib (n=211) | Dabrafenib + Placebo (n=212) | Dabrafenib + Trametinib (n=211) | Dabrafenib + Placebo (n=212) | Dabrafenib + Trametinib (n=211) | Dabrafenib + Placebo (n=212) |
| PFSa | ||||||
Progressieve ziekte of overlijden, n (%) | 102 (48) | 109 (51) | 139 (66) | 162 (76) | 160 (76) | 166 (78) |
| Mediane PFS (maanden) (95 %-BI) | 9,3 (7,7; 11,1) | 8,8 (5,9; 10,9) | 11,0 (8,0; 13,9) | 8,8 (5,9; 9,3) | 10,2 8,1; 12,8) | 8,8 (5,9; 9,3) |
| Hazardratio (95 %-BI) | 0,75 (0,57; 0,99) | 0,67 (0,53; 0,84) | 0.73 (0,59; 0,91) | |||
| P-waarde | 0,035 | <0,001f | n.v.t. | |||
ORRb % (95 %-BI) | 67 (59,9; 73,0) | 51 (44,5; 58,4) | 69 (61,8; 74,8) | 53 (46,3; 60,2) | 69 (62,5; 75,4) | 54 (46,8; 60,6) |
| ORR verschil (95 %-BI) | 15e (5,9; 24,5) | 15e (6,0; 24,5) | n.v.t. | |||
| P-waarde | 0,0015 | 0,0014f | n.v.t. | |||
DoRc (maanden) Mediaan (95 %-BI) | 9,2d (7,4; NR) | 10,2d (7,5; NR) | 12,9 (9,4; 19,5) | 10,6 (9,1; 13,8) | 12,9 (9,3; 18,4) | 10,2 (8,3; 13,8) |
a Progressievrije overleving (door onderzoeker beoordeeld) b Algeheel responspercentage = Complete respons + Partiële respons c Responsduur d Ten tijde van het opstellen van het rapport van het onderzoek was de meerderheid (≥ 59%) van de door de onderzoeker beoordeelde responses nog steeds gaande. e ORR verschil berekend op basis van het onafgeronde ORR resultaat f Bijgewerkte analyse was niet vooraf gepland en de p-waarde was niet aangepast voor meerdere testen NR = Niet bereikt n.v.t. = niet van toepassing | ||||||
MEK116513 (COMBI-v):
Onderzoek MEK116513 was een 2-armig, gerandomiseerd, open-label, fase III-onderzoek ter vergelijking van dabrafenib en trametinib combinatietherapie met vemurafenibmonotherapie in BRAF V600-mutatie-positieve inoperabele of gemetastaseerde melanomen. Het primaire eindpunt van het onderzoek was OS, met PFS als belangrijk secundair eindpunt. De proefpersonen werden gestratificeerd naar lactaatdehydrogenase (LDH)-niveau (> de bovengrens van normaal (ULN) versus ≤ ULN) en BRAF mutatie (V600E versus V600K).
In totaal werden 704 patiënten 1:1 gerandomiseerd naar combinatietherapie of vemurafenib. De meeste proefpersonen waren Kaukasisch (>96%) en mannelijk (55%), met een mediane leeftijd van 55 jaar (24% ≥65 jaar). De meerderheid van de patiënten had stadium IV M1c ziekte (61% in totaal). De meeste patiënten hadden LDH ≤ ULN (67%), ECOG performance status van 0 (70%) en viscerale ziekte (78%) op baseline. In totaal had 54% van de proefpersonen <3 tumorlocaties op baseline. De meeste patiënten hadden een BRAF V600E-mutatiepositief melanoom (89%). Patiënten met hersenmetastasen werden niet opgenomen in het onderzoek.
De mediane OS en geschatte 1, 2, 3, 4 en 5-jaarsoverlevingspercentages worden weergegeven in tabel 8. De mediane OS voor de combinatiearm was ongeveer 8 maanden langer dan de mediane OS voor vemurafenibmonotherapie (26,0 maanden versus 17,8 maanden) met een 5-jaarsoverlevingspercentage van 36% voor de combinatietherapie versus 23% voor de vemurafenibmonotherapie (tabel 8, figuur 2), bleek uit een OS-analyse na 5 jaar. De Kaplan-Meier-OS-curve lijkt zich te stabiliseren van 3 tot 5 jaar (zie figuur 2). Het algehele 5-jaarsoverlevingspercentage was 46% (95%-BI: 38,8; 52,0) in de combinatiearm versus 28% (95%-BI: 22,5; 34,6) in de vemurafenibmonotherapie-arm voor patiënten met een normaal lactaatdehydrogenaseniveau op baseline en 16% (95%-BI: 9,3; 23,3) in de combinatiearm versus 10% (95%-BI: 5,1; 17,4) in de vemurafenibmonotherapie-arm voor patiënten met een verhoogd lactaatdehydrogenaseniveau op baseline.
Tabel 8 Resultaten voor algeheel overlevingspercentage van onderzoek MEK116513
(COMBI-v)
OS-analyse
(cut-offdatum: 13 maart 2015)
5-jaars-OS-analyse (cut-offdatum: 08 oktober 2018)
Dabrafenib +
Trametinib
(n=352)
Vemurafenib
(n=352)
Dabrafenib +
Trametinib
(n=352)
Vemurafenib
(n=352)
Aantal patiënten
Dood (incident),
n (%) 155 (44) 194 (55) 216 (61) 246 (70)
Schattingen van OS (maanden)
Mediaan (95%-
BI) 25,6
(22,6; NR)
18,0 (15,6; 20,7)
26,0
(22,1; 33,8)
17,8 (15,6; 20,7)
Aangepaste
hazardratio (95%-
BI)
0,66
(0,53; 0,81)
0,70
(0,58; 0,84)
p-waarde <0,001 n.v.t. Algehele geschatte
overleving, %
(95%-BI)
Dabrafenib + Trametinib
(n=352)
Vemurafenib
(n=352)
Na 1 jaar 72 (67; 77) 65 (59; 70) Na 2 jaar 53 (47,1; 57,8) 39 (33,8; 44,5) Na 3 jaar 44 (38,8; 49,4) 31 (25,9; 36,2) Na 4 jaar 39 (33,4; 44,0) 26 (21,3; 31,0) Na 5 jaar 36 (30,5; 40,9) 23 (18,1; 27,4) NR = niet bereikt (not reached), n.v.t. = niet van toepassing
Figuur 2 Kaplan-Meier-curven algehele overleving van onderzoek MEK116513
Verbeteringen voor het secundaire eindpunt PFS bleven bestendig over een periode van 5 jaar in de combinatiearm in vergelijking met vemurafenibmonotherapie. Verbeteringen werden ook waargenomen voor ORR en een langere DoR werd ook waargenomen in de combinatiearm vergeleken met vemurafenibmonotherapie (Tabel 9).
Dabrafenib + Trametinib
0,0 
0,2 
0,4 
0,6 
0,8 
1,0 
Tijd sinds randomisatie (maanden) 0 6 1 2 1 8 2 4 3 0 3 6 4 2 4 8 5 4 6 0 6 6 7 2  78
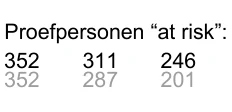
Proefpersonen “at risk”:
Vemurafenib
352  311
 246
 201
 171
 151
 140
 130
 118
 109
 104
 49 4 0
 352
 287
 201
 154
 120
 104
 94
 86
 78
 72
 65
 30 1 0
 G
eschat
t
e ov
erl
eving
sfu
n
ctie
Vemurafenib
Dabrafenib + Trametinib
Tabel 9 Werkzaamheidsresultaten van onderzoek MEK116513 (COMBI-v)
| Primaire analyse (Cut-offdatum: 17 april 2014) | 5-jaarsanalyse (cut-offdatum: 08 oktober 2018) | |||
| Eindpunt | Dabrafenib + Trametinib (n=352) | Vemurafenib (n=352) | Dabrafenib + Trametinib (n=352) | Vemurafenib (n=352) |
| PFSa | ||||
Progressieve ziekte of overlijden, n (%) | 166 (47) | 217 (62) | 257 (73) | 259 (74) |
| Mediane PFS (maanden) (95 %-BI) | 11,4 (9,9; 14,9) | 7,3 (5,8; 7,8) | 12,1 (9,7; 14,7) | 7,3 (6,0; 8,1) |
| Hazardratio (95 %-BI) | 0,56 (0,46; 0,69) | 0,62 (0,52; 0,74) | ||
| P-waarde | <0,001 | n.v.t. | ||
ORRb % (95 %-BI) | 64 (59,1; 69,4) | 51 (46,1; 56,8) | 67 (62,2; 72,2) | 53 (47,2; 57,9) |
| ORR verschil (95 %-BI) | 13 (5,7; 20,2) | n.v.t. | ||
| P-waarde | 0,0005 | n.v.t. | ||
DoRc (maanden) Mediaan (95 %-BI) | 13,8d (11,0; NR) | 7,5d (7,3; 9,3) | 13,8 (11,3; 18,6) | 8,5 (7,4; 9,3) |
a Progressievrije overleving (door onderzoeker beoordeeld) b Algeheel responspercentage = Complete respons + Partiële respons c Responsduur d Ten tijde van het opstellen van het rapport van het onderzoek was de meerderheid (59% van dabrafenib + trametinib en 42% van vemurafenib) van de door de onderzoeker beoordeelde responses nog steeds gaande. NR = Niet bereikt n.v.t. = niet van toepassing | ||||
Voorafgaande behandeling met een BRAF-remmer
Er zijn beperkte gegevens bij patiënten die behandeld worden met de combinatie van dabrafenib met trametinib die progressief zijn geworden op een voorafgaande BRAF-remmer.
Deel B van onderzoek BRF113220 bevatte een cohort van 26 patiënten die op een BRAF-remmer progressief waren geworden. De combinatietherapie van trametinib 2 mg eenmaal daags en dabrafenib 150 mg tweemaal daags liet beperkte klinische activiteit zien bij patiënten bij wie de ziekte progressief was geworden ondanks behandeling met een BRAF-remmer. De door de onderzoeker beoordeelde bevestigde respons was 15% (95%-BI: 4,4; 34,9) en de mediane PFS was 3,6 maanden (95%-BI: 1,9; 5,2). Vergelijkbare resultaten werden gezien in deel C van dit onderzoek bij de 45 patiënten die overgezet werden van dabrafenibmonotherapie naar de combinatietherapie van trametinib 2 mg eenmaal daags en dabrafenib 150 mg tweemaal daags. Bij deze patiënten werd een bevestigde respons van 13% (95%-BI: 5,0; 27,0) waargenomen met een mediane PFS van 3,6 maanden (95%-BI: 2; 4).
Patiënten met hersenmetastasen
De werkzaamheid en veiligheid van dabrafenib in combinatie met trametinib bij patiënten met een BRAF-mutatiepositief melanoom dat uitgezaaid is naar de hersenen is onderzocht in een niet-gerandomiseerd, open-label, multicenter, fase II-onderzoek (COMBI-MB onderzoek). In totaal werden 125 patiënten opgenomen in 4 cohorten:
- Cohort A: patiënten met BRAF V600E gemuteerd melanoom met asymptomatische hersenmetastasen zonder voorafgaande lokale hersengerichte therapie en een ECOG performance status van 0 of 1.
- Cohort B: patiënten met BRAF V600E gemuteerd melanoom met asymptomatische hersenmetastasen met voorafgaande lokale hersengerichte therapie en een ECOG performance status van 0 of 1.
- Cohort C: patiënten met BRAF V600D/K/R gemuteerd melanoom met asymptomatische hersenmetastasen met of zonder voorafgaande lokale hersengerichte therapie en een ECOG performance status van 0 of 1.
- Cohort D: patiënten met BRAF V600D/E/K/R gemuteerd melanoom met asymptomatische hersenmetastasen met of zonder voorafgaande lokale hersengerichte therapie en een ECOG performance status van 0 of 1 of 2.
Het primaire eindpunt van het onderzoek was de intracraniële respons in cohort A, gedefinieerd als het percentage patiënten met een bevestigde intracraniële respons beoordeeld door de onderzoeker met behulp van aangepaste Response Evaluation Criteria in Solid Tumors (RECIST) versie 1.1. Intracraniële respons beoordeeld door de onderzoeker in Cohorten B, C en D waren secundaire eindpunten van het onderzoek. Vanwege de kleine steekproefomvang weerspiegeld door brede 95%-BI's, moeten de resultaten in de Cohorten B, C en D voorzichtig worden geïnterpreteerd. De resultaten van de werkzaamheid zijn samengevat in tabel 10.
Tabel 10 Gegevens over werkzaamheid door beoordeling van de onderzoekers uit het
COMBI-MB-onderzoek
| Populatie van alle behandelde patiënten | ||||
| Eindpunten/ beoordeling | Cohort A N=76 | Cohort B N=16 | Cohort C N=16 | Cohort D N=17 |
| Intracraniële responspercentage, % (95%-BI) | ||||
59% (47,3; 70,4) | 56% (29,9; 80,2) | 44% (19,8; 70,1) | 59% (32,9; 81,6) | |
| Duur van intracraniële respons, mediaan, maanden (95%-BI) | ||||
6,5 (4,9; 8,6) | 7,3 (3,6; 12,6) | 8,3 (1,3; 15,0) | 4,5 (2,8; 5,9) | |
| Algeheel responspercentage (ORR), % (95%-BI) | ||||
59% (47,3; 70,4) | 56% (29,9; 80,2) | 44% (19,8; 70,1) | 65% (38,3; 85,8) | |
| Progressievrije overleving, mediaan, maanden (95%-BI) | ||||
5,7 (5,3; 7,3) | 7,2 (4,7; 14,6) | 3,7 (1,7; 6,5) | 5,5 (3,7; 11,6) | |
| Algehele overleving, mediaan, maanden (95%-BI) | ||||
10,8 (8,7; 17,9) | 24,3 (7,9; NR) | 10,1 (4,6; 17,6) | 11,5 (6,8; 22,4) | |
| BI = betrouwbaarheidsinterval, NR = Niet bereikt (not reached) | ||||
- Dabrafenibmonotherapie
De werkzaamheid van dabrafenib bij de behandeling van volwassen patiënten met een niet-reseceerbaar of gemetastaseerd melanoom dat positief is voor de BRAF V600-mutatie is onderzocht in 3 klinische onderzoeken (BRF113683 [BREAK-3], BRF113929 [BREAK-MB] en BRF113710 [BREAK-2]) waaraan werd deelgenomen door patiënten met BRAF V600E- en/of V600K-mutaties.
In deze klinische onderzoeken waren in totaal 402 patiënten met een BRAF V600E-mutatie en 49 patiënten met een BRAF V600K-mutatie opgenomen. Patiënten met melanoom met BRAF-mutaties anders dan V600E werden uitgesloten van het bevestigingsonderzoek en in eenarmige klinische onderzoeken leek de activiteit bij patiënten met de V600K-mutatie lager dan bij V600E-tumoren.
Er zijn geen gegevens beschikbaar van patiënten met een melanoom met een BRAF V600-mutatie anders dan V600E en V600K. De werkzaamheid van dabrafenib bij patiënten die eerder werden behandeld met een proteïnekinaseremmer is niet onderzocht.
Patiënten die niet eerder behandeld werden (resultaten uit het fase III-onderzoek [BREAK-3]) De werkzaamheid en veiligheid van dabrafenib werden beoordeeld in een gerandomiseerd, open-label fase III-onderzoek [BREAK 3] ter vergelijking van dabrafenib met dacarbazine (DTIC) bij patiënten met gevorderd (niet-reseceerbaar stadium III) of gemetastaseerd (stadium IV) BRAF V600-mutatiepositief melanoom die niet eerder behandeld werden. Patiënten met melanoom veroorzaakt door andere dan V600 BRAF-mutaties, waren uitgesloten van deelname.
De primaire doelstelling van dit onderzoek was het beoordelen van de werkzaamheid van dabrafenib in vergelijking met DTIC met betrekking tot PFS zoals beoordeeld door de onderzoeker. Patiënten in de DTIC-arm mochten overstappen op dabrafenib na een onafhankelijke radiografische bevestiging van initiële progressie. Kenmerken op baseline waren evenwichtig verdeeld over de behandelgroepen. Zestig procent van de patiënten was man en 99,6% was Kaukasisch; de mediane leeftijd was 52 jaar en 21% van de patiënten was ≥65 jaar, 98,4% had een ECOG-status van 0 of 1, en 97% van de patiënten had een gemetastaseerde ziekte.
Tijdens de vooraf gedefinieerde analyse, met een data cut-off op 19 december 2011, werd een significante verbetering behaald in het primaire eindpunt PFS (HR = 0,30; 95%-BI 0,18, 0,51; p < 0,0001). Werkzaamheidsresultaten van de primaire analyse en een post hoc-analyse met een aanvullende follow-up van 6 maanden worden samengevat in Tabel 11. OS-gegevens uit een aanvullende post hoc-analyse gebaseerd op een data cut-off op 18 december 2012 worden getoond in Figuur 3.
Tabel 11 Werkzaamheid bij niet eerder behandelde patiënten (BREAK-3-onderzoek, 25 juni
2012)
| Gegevens per 19 december 2011 | Gegevens per 25 juni 2012 | |||
Dabrafenib N=187 | DTIC N=63 | Dabrafenib N=187 | DTIC N=63 | |
| Progressievrije overleving | ||||
Mediaan, maanden (95%-BI) HR (95%-BI) | 5,1 (4,9; 6,9) 2,7 (1,5; 3,2) 0,30 (0,18; 0,51) P < 0,0001 | 6,9 (5,2; 9,0) 2,7 (1,5; 3,2) 0,37 (0,24; 0,58) P < 0,0001 | ||
| Totale responsa | ||||
| % (95%-BI)b | 53 (45,5; 60,3) | 19 (10,2; 30,9) | 59 (51,4; 66,0) | 24 (14; 36,2) |
| Duur van de respons | ||||
| Mediaan, maanden (95%-BI) | N=99 5,6 (4,8; NB) | N=12 NB (5,0; NB | N=110 8,0 (6,6; 11,5) | N=15 7,6 (5,0; 9,7) |
| Afkortingen: BI: betrouwbaarheidsinterval; DTIC: dacarbazine; HR: hazardratio; NB: niet behaald a Gedefinieerd als bevestigde volledige + partiële respons | ||||
Op de cut-off datum van 25 juni 2012 waren vijfendertig (55,6%) van de 63 patiënten die waren gerandomiseerd naar DTIC, overgestapt op dabrafenib. 63% van de patiënten die naar dabrafenib waren gerandomiseerd en 79% van de patiënten die naar DTIC waren gerandomiseerd, vertoonden progressie of waren overleden. Mediane PFS na overstap was 4,4 maanden.
Tabel 12 Overlevingsgegevens uit de primaire analyse en post hoc-analyses
| Cut-off datum | Behandeling | Aantal sterfgevallen (%) | Hazardratio (95%-BI) |
| 19 december 2011 | DTIC | 9 (14%) | 0,61 (0,25; 1,48) (a) |
| dabrafenib | 21 (11%) | ||
| 25 juni 2012 | DTIC | 21 (33%) | 0,75 (0,44; 1,29) (a) |
| dabrafenib | 55 (29%) | ||
| 18 december 2012 | DTIC | 28 (44%) | 0,76 (0,48; 1,21) (a) |
| dabrafenib | 78 (42%) | ||
| (a) Patiënten werden niet gecensureerd op het tijdstip dat ze overstapten | |||
OS-gegevens van een verdere post hoc-analyse gebaseerd op cut-off datum 18 december 2012, lieten een OS-percentage na 12 maanden zien van 63% en 70% voor respectievelijk de DTIC- en dabrafenib-behandeling.
Figuur 3 Kaplan-Meier-curven van de totale overleving (BREAK-3) (18 december 2012)
Patiënten met hersenmetastasen (resultaten uit het fase II-onderzoek (BREAK-MB)) BREAK-MB was een multicenter, open-label fase II-onderzoek met twee cohorten dat was opgezet om de intracraniële respons op dabrafenib te beoordelen bij patiënten met histologisch bevestigd melanoom (stadium IV) dat positief was voor een BRAF-mutatie (V600E of V600K) en dat was gemetastaseerd naar de hersenen. Patiënten werden opgenomen in cohort A (patiënten zonder eerdere lokale behandeling voor hersenmetastasen) of cohort B (patiënten die eerder lokale behandeling voor hersenmetastasen kregen).
Het primaire eindpunt van het onderzoek was het totale intracraniële responspercentage (OIRR) in de patiëntengroep met V600E, zoals beoordeeld door de onderzoekers. Het bevestigde OIRR en de andere werkzaamheidsresultaten zoals beoordeeld door de onderzoekers worden gegeven in Tabel 13. 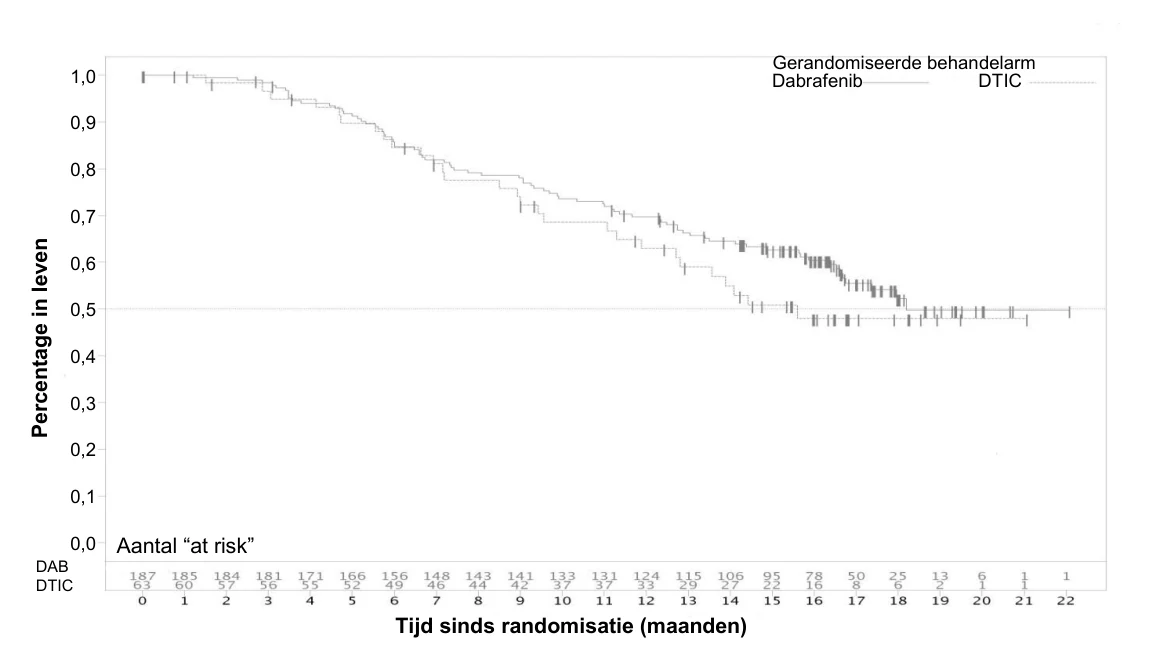




Tabel 13 Werkzaamheidsgegevens bij patiënten met hersenmetastasen
(BREAK-MB-onderzoek)
| Totale groep behandelde personen | ||||
| BRAF V600E (primair) | BRAF V600K | |||
| Cohort A N=74 | Cohort B N=65 | Cohort A N=15 | Cohort B N=18 | |
| Totale intracraniële responspercentage, % (95 %-BI)a | ||||
39% (28,0; 51,2) P < 0,001b | 31% (19,9; 43,4) P < 0,001b | 7% (0,2; 31,9) | 22% (6,4; 47,6) | |
| Duur van de intracraniale respons, mediaan, maanden (95%-BI) | ||||
N=29 4,6 (2,8; NR) | N=20 6,5 (4,6; 6,5) | N=1 2,9 (NB; NB) | N=4 3,8 (NB; NB) | |
| Totale respons, % (95%-BI)a | ||||
| 38% (26,8; 49,9) | 31% (19,9; 43,4) | 0 (0; 21,8) | 28% (9,7; 53,5) | |
| Duur van de respons, mediaan, maanden (95%-BI) | ||||
N=28 5,1 (3,7; NR) | N=20 4,6 (4,6; 6,5) | NVT | N=5 3,1 (2,8; NB) | |
| Progressievrije overleving, mediaan, maanden (95%-BI) | ||||
| 3,7 (3,6; 5,0) | 3,8 (3,6; 5,5) | 1,9 (0,7; 3,7) | 3,6 (1,8; 5,2) | |
| Totale overleving, mediaan, maanden (95%-BI) | ||||
| Mediaan, maanden | 7,6 (5,9; NB) | 7,2 (5,9; NB) | 3,7 (1,6; 5,2) | 5.0 (3,5; NB) |
Afkortingen: BI: betrouwbaarheidsinterval; NB: niet behaald; NVT: niet van toepassing a Bevestigde respons b Dit onderzoek is opgezet om de nulhypothese van OIRR ≤ 10% (gebaseerd op historische resultaten) te onderbouwen of te verwerpen ten gunste van de alternatieve hypothese van OIRR ≥30% bij BRAF V600E-mutatiepositieve patiënten | ||||
Patiënten die niet eerder behandeld werden of bij wie ten minste één eerdere systemische behandeling faalde (resultaten uit het fase II-onderzoek [BREAK-2])
BRF113710 (BREAK-2) was een multicenteronderzoek met één arm waaraan werd deelgenomen door 92 patiënten met gemetastaseerd melanoom (stadium IV) dat bevestigd positief was voor de BRAF V600E- of V600K-mutatie.
Het door de onderzoeker bevestigde responspercentage bij patiënten met BRAF V600E gemetastaseerd melanoom (n=76) was 59% (95%-BI: 48,2; 70,3) en de mediane DoR was 5,2 maanden (95%-BI: 3,9; niet berekenbaar), op basis van een mediane follow-upduur van 6,5 maanden. Bij patiënten met gemetastaseerd melanoom dat positief was voor BRAF V600K-mutatie (n=16) was het responspercentage 13% (95%-BI: 0,0; 28,7) met een mediane DoR van 5,3 maanden (95%-BI: 3,7; 6,8). Hoewel beperkt door het lage aantal patiënten leek de mediane OS consistent te zijn met gegevens bij patiënten met voor BRAF V600E-mutatiepositieve tumoren.
Adjuvante behandeling van melanoom in stadium III
BRF115532 (COMBI-AD)
De werkzaamheid en veiligheid van dabrafenib in combinatie met trametinib werden onderzocht in een fase III, multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek bij patiënten met cutaan melanoom in stadium III (stadium IIIA [lymfeklier metastase >1 mm], IIIB of IIIC) met een BRAF V600 E/K-mutatie, na complete resectie.
Patiënten werden in een verhouding van 1:1 gerandomiseerd naar behandeling met combinatietherapie (dabrafenib 150 mg tweemaal daags en trametinib 2 mg eenmaal daags) of twee placebo’s gedurende een periode van 12 maanden. Includering vereiste complete resectie van het melanoom met complete lymfadenectomie in de 12 weken voorafgaand aan randomisatie. Voorafgaande systemische antikankerbehandeling, inclusief bestraling, was niet toegestaan. Patiënten met een voorgeschiedenis van eerdere maligniteiten kwamen in aanmerking als ze gedurende ten minste 5 jaar ziektevrij waren. Patiënten met maligniteiten met bevestigde activerende RAS-mutaties kwamen niet in aanmerking. Patiënten werden gestratificeerd op basis van BRAF-mutatiestatus (V600E versus V600K) en ziektestadium voorafgaand aan chirurgie met behulp van het American Joint Committee on Cancer (AJCC) 7e editie Melanoma Staging System (op basis van stadium III-sub-stadium, duidend op verschillende niveaus van lymfeklierbetrokkenheid en primaire tumorgrootte en ulceratie). Het primaire eindpunt was door de onderzoeker beoordeelde recidiefvrije overleving (RFS), gedefinieerd als de tijd vanaf randomisatie tot ziekterecidief of overlijden door welke oorzaak dan ook. Radiologische tumorbeoordeling werd gedurende de eerste 2 jaar elke 3 maanden en daarna elke 6 maanden uitgevoerd, totdat het eerste recidief werd waargenomen. Secundaire eindpunten omvatten algehele overleving (OS; belangrijk secundair eindpunt), afwezigheid van recidief (FFR) en afstandsmetastasevrije overleving (DMFS).
Er werden in totaal 870 patiënten gerandomiseerd naar de arm met de combinatietherapie (n=438) en de arm met placebo (n=432). De meeste patiënten waren Kaukasisch (99%) en man (55%), met een mediane leeftijd van 51 jaar (18% was ≥65 jaar). Het onderzoek omvatte patiënten met alle sub-stadia van de ziekte in stadium III voorafgaand aan resectie; 18% van deze patiënten had lymfeklierbetrokkenheid die alleen microscopisch identificeerbaar was en geen primaire tumorulceratie. De meerderheid van de patiënten had een BRAF V600E-mutatie (91%).
De mediane follow-upduur op het moment van de primaire analyse was 2,83 jaar in de arm met de combinatie dabrafenib en trametinib en 2,75 jaar in de placeboarm.
Resultaten voor de primaire analyse van RFS worden weergegeven in Tabel 14. Het onderzoek liet voor de primaire uitkomst van door de onderzoeker beoordeelde RFS een statistisch significant verschil zien tussen de behandelarmen, met een mediane RFS van 16,6 maanden voor de placeboarm en nog niet bereikt voor de combinatiearm (HR: 0,47; 95%-betrouwbaarheidsinterval: (0,39; 0,58); p=1,53×10⁻¹⁴). Het waargenomen RFS-voordeel werd consistent aangetoond in subgroepen van patiënten, inclusief leeftijd, geslacht en ras. Resultaten waren ook consistent bij stratificatiefactoren voor ziektestadium en BRAF V600-mutatietype.
Tabel 14 Door onderzoeker beoordeelde RFS-resultaten voor onderzoek BRF115532
(COMBI-AD primaire analyse)
Dabrafenib + Trametinib Placebo RFS-parameter N=438 N=432
Aantal voorvallen, n (%)
Recidief
Gerecidiveerd met afstandsmetastase
Overlijden
166 (38%)
163 (37%)
103 (24%)
3 (<1%)
248 (57%) 247 (57%) 133 (31%) 1 (<1%) Mediaan (maanden)
(95%-BI)
NE
(44,5; NE)
16,6
(12,7; 22,1) Hazardratio[1]
(95%-BI)
p-waarde[2]
0,47 (0,39, 0,58) 1,53×10⁻¹⁴ 1-jaarspercentage (95%-BI) 0,88 (0,85; 0,91) 0,56 (0,51; 0,61) 2-jaarspercentage (95%-BI) 0,67 (0,63; 0,72) 0,44 (0,40; 0,49) 3-jaarspercentage (95%-BI) 0,58 (0,54; 0,64) 0,39 (0,35; 0,44) [1] Hazardratio wordt verkregen via het gestratificeerde Pike-model.
[2] P-waarde wordt verkregen via de tweezijdig gestratificeerde logrank-test (stratificatiefactoren waren ziektestadium – IIIA vs. IIIB vs. IIIC – en BRAF V600-mutatietype – V600E vs. V600K) NE = niet te schatten (not estimable)
Op basis van bijgewerkte gegevens met een extra follow-up van 29 maanden in vergelijking met de primaire analyse (minimale follow-up van 59 maanden), werd het RFS-voordeel gehandhaafd met een geschatte HR van 0,51 (95%-BI: 0,42; 0,61) (Figuur 4). Het 5-jaars RFS-percentage was 52% (95%-BI: 48; 58) in de combinatiearm vergeleken met 36% (95%-BI: 32; 41) in de placeboarm.
Figuur 4 Kaplan-Meier-curven van RFS voor onderzoek BRF115532 (ITT population, bijgewerkte resultaten)
Op het moment van de OS-eindanalyse was de mediane duur van de follow-up 8,3 jaar in de combinatiearm en 6,9 jaar in de placeboarm. Het waargenomen verschil in OS was niet statistisch significant (HR: 0,80; 95%-BI: 0,62; 1,01) met 125 voorvallen (29%) in de combinatiearm en 136 voorvallen (31%) in de placeboarm. Geschatte 5-jaars OS-percentages waren 79% in de combinatiearm en 70% in de placeboarm, en geschatte 10-jaars OS-percentages waren 66% in de combinatiearm en 63% in de placeboarm.
Niet-kleincellige longkanker
Onderzoek BRF113928
De werkzaamheid en veiligheid van dabrafenib in combinatie met trametinib werd onderzocht in een fase II, drie-cohort, multicenter, niet-gerandomiseerd, open-label onderzoek bij patiënten met stadium IV BRAF V600E-gemuteerd NSCLC. Het primaire eindpunt was ORR, beoordeeld door de onderzoeker met gebruik van RECIST 1.1. Secundaire eindpunten waren onder meer DoR, PFS, OS, veiligheid en populatiefarmacokinetiek. ORR, DoR en PFS werden ook beoordeeld door een Independent Review Committee (IRC) als gevoeligheidsanalyse.
Cohorten werden achtereenvolgens opgenomen:
Cohort A: Monotherapie (dabrafenib 150 mg tweemaal daags), 84 patiënten opgenomen.
78 patiënten hadden een eerdere systemische behandeling gekregen voor hun gemetastaseerde ziekte.
- Cohort B: Combinatietherapie (dabrafenib 150 mg tweemaal daags en trametinib 2 mg eenmaal daags), 59 patiënten opgenomen. 57 patiënten hadden 1-3 eerdere systemische behandelingslijnen gekregen voor hun gemetastaseerde ziekte. 2 patiënten hadden geen eerdere systemische behandeling gekregen en werden opgenomen in de analyse van patiënten in Cohort C.
- Cohort C: Combinatietherapie (dabrafenib 150 mg tweemaal daags en trametinib 2 mg eenmaal daags), 34 patiënten. Alle patiënten kregen de studiemedicatie als eerstelijnsbehandeling van hun gemetastaseerde ziekte.
Van alle 93 patiënten die opgenomen werden in de combinatietherapie cohorten B en C, waren de meeste patiënten Kaukasisch (>90%), met een vergelijkbare verhouding tussen vrouwen en mannen (54% versus 46%) en een mediane leeftijd van 64 jaar bij patiënten die een tweede- of meerderelijnsbehandeling kregen en 68 jaar bij de eerstelijnspatiënten. De meeste patiënten (94%) die
1.0
0.9
0.8
0.7
0.6
0.5
0.4
0.3
0.2
0.1
0.0 
Tijd sinds randomisatie (maanden)
20 22 24
14 16 18
8 10 12
6
0 2 4 46 48 50
40 42 44
34 36 38
32
26 28 30 72 74 76
66 68 70
60 62 64
58
52 
Pe
rc
e
n
t
a
g
e i
n
l
ev
e
n
e
n
re
c
id
ie
f
v
rij
54 56 78 80
281 275 262
335 324 298
381 372 354
391
438 413 405 210 204 202
221 217 213
233 229 228
236
256 249 242 17 8 6
80 45 38
133 109 92
156
199 195 176 2 0 178 175 168
204 199 185
263 243 219
280
432 387 322 137 136 133
143 140 139
151 147 146
157
166 164 158 13 1 1
56 35 26
99 80 69
115
133 132 121 2 0  Dabrafenib +
 Trametinib
Placebo 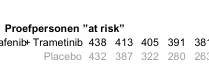
Proefpersonen ”at risk”
Dabrafenib +  trametinib

Placebo 
N Voorvallen Mediaan, maanden (95%-BI) 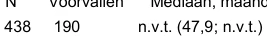 438 190 n.v.t. (47,9; n.v.t.)
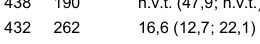
432 262 16,6 (12,7; 22,1) 
HR voor recidief = 0,51 
95%-BI (0,42; 0,61)
Groep
opgenomen werden in de combinatietherapie-cohorten hadden een ECOG performance status van 0 of 1. 26 (28%) hadden nooit gerookt. De meerderheid van de patiënten hadden een niet-squameuze histologie. In de eerder behandelde populatie hadden 38 patiënten (67%) een enkele systemische behandeling tegen kanker gekregen voor gemetastaseerde ziekte.
Op het moment van de primaire analyse, was het primaire eindpunt van ORR beoordeeld door de onderzoeker 61,1% (95%-BI, 43,5%; 76,9%) bij de eerstelijnspopulatie en 66,7% (95%-BI, 52,9%; 78,6%) bij de eerder behandelde populatie. Deze waarden bereikten het statistische significantieniveau om de nulhypothese, dat de ORR van dabrafenib in combinatie met trametinib voor deze NSCLC-populatie kleiner dan of gelijk was aan 30%, te verwerpen. De IRC beoordeling van de ORR-resultaten kwam overeen met de beoordeling van de onderzoekers. De werkzaamheid van de combinatie met trametinib was superieur bij een indirecte vergelijking met dabrafenibmonotherapie in Cohort A. De uiteindelijke analyse van de werkzaamheid die 5 jaar na de eerste dosis van de laatste patiënt is uitgevoerd, wordt weergegeven in tabel 15.
Tabel 15 Samenvatting van werkzaamheid in de combinatietherapie-cohorten op basis van beoordeling door onderzoekers en onafhankelijke radiologische beoordeling
| Eindpunt | Analyse | Combinatie 1e kuur N=361 | Combinatie 2e kuur plus N=571 |
Algehele bevestigde respons n (%) (95%-BI) | Door onderzoeker Door IRC | 23 (63,9%) (46,2; 79,2) 23 (63,9%) (46,2; 79,2) | 39 (68,4%) (54,8; 80,1) 36 (63,2%) (49,3; 75,6) |
Mediane DoR Maanden (95%-BI) | Door onderzoeker Door IRC | 10,2 (8,3; 15,2) 15,2 (7,8; 23,5) | 9,8 (6,9; 18,3) 12,6 (5,8; 26,2) |
Mediane PFS Maanden (95%-BI) | Door onderzoeker Door IRC | 10,8 (7,0; 14,5) 14,6 (7,0; 22,1) | 10,2 (6,9; 16,7) 8,6 (5,2; 16,8) |
Mediane OS Maanden (95%-BI) | - | 17,3 (12,3; 40,2) | 18,2 (14,3; 28,6) |
| 1 Cut-off datum: 7 januari 2021 | |||
Gedifferentieerd schildkliercarcinoom (DTC)
Onderzoek CDRB436J12301 (J12301)
De veiligheid en werkzaamheid van dabrafenib in combinatie met trametinib (D+T) werden geëvalueerd in onderzoek J12301, een gerandomiseerd (2:1), dubbelblind, placebogecontroleerd, multicentrisch fase III-onderzoek bij volwassen patiënten met BRAF V600E-mutatiepositief, lokaal gevorderd of gemetastaseerd radioactief jodium refractair gedifferentieerd schildkliercarcinoom, die progressie vertoonden na maximaal twee eerdere VEGFR-gerichte therapieën (waaronder, maar niet beperkt tot, lenvatinib of sorafenib). De BRAF V600E-mutatiestatus werd centraal bevestigd met behulp van de Cobas® 4800-test.
153 patiënten werden gerandomiseerd naar dabrafenib 150 mg tweemaal daags oraal in combinatie met trametinib 2 mg eenmaal daags oraal (N=101) of placebo (N=52). Patiënten met een RET-fusiepositieve tumor werden uitgesloten. De randomisatie werd gestratificeerd op basis van eerdere behandeling met lenvatinib (ja versus nee) en het aantal eerdere VEGFR-gerichte therapieën (1 versus 2). Geschikte patiënten die gerandomiseerd werden naar placebo mochten overstappen naar D+T bij bevestiging van ziekteprogressie door een geblindeerde, onafhankelijke, radiologische beoordelingscommissie (BIRC). Patiënten bleven de geblindeerde studiemedicatie ontvangen zolang zij klinisch voordeel ervoeren of totdat er sprake was van onaanvaardbare toxiciteit. Het primaire eindpunt was progressievrije overleving (PFS) beoordeeld door BIRC. De belangrijkste secundaire eindpunten waren de algehele responsratio (ORR) zoals beoordeeld door BIRC, en de algehele overleving (OS).
De mediane leeftijd was 64 jaar (bereik 36 tot 82 jaar) waarbij 12 patiënten (8%) 75 jaar of ouder waren. De meerderheid van de patiënten was Aziatisch (86%) en 52% was vrouw. Alle patiënten hadden een bevestigde diagnose van papillair schildkliercarcinoom. Er werden geen patiënten met folliculair schildkliercarcinoom in het onderzoek opgenomen. Eerder gebruik van lenvatinib werd gerapporteerd bij 31% van de patiënten, en de meerderheid (78%) had één eerdere VEGFR-gerichte therapie ontvangen. De baseline ECOG performance status was 0 (50%), 1 (47%) of 2 (3%). De mediane behandelduur was 14,5 maanden in de D+T-arm en 5,5 maanden in de placebo-arm.
De resultaten van de primaire analyse (met een cut-offdatum van 22 januari 2025 en een mediane follow-up van 17 maanden) worden weergegeven in Tabel 16 en Figuur 5. Het onderzoek toonde een statistisch significante verbetering aan in zowel PFS als ORR.
Tabel 16 Werkzaamheidsresultaten bij DTC (onderzoek J12301 primaire analyse, ITT)
Dabrafenib + trametinib n=101 | Placebo n=52 | |
| Progressievrije overleving* (PFS) volgens BIRC | ||
| Voorvallen (%) | 54 (53,5%) | 43 (82,7%) |
| Mediane PFS in maanden (95%-BI)a | 12,8 (10,2; 21,2) | 3,7 (2,3; 7,5) |
| Hazardratio (95%-BI)b | 0,38 (0,25; 0,57) | |
| p-waarde (eenzijdig)c | <0,001 | |
| Bevestigde beste algehele response volgens BIRC | ||
| Bevestigde ORR, n (%) | 58 (57,4%) | 2 (3,8%) |
| (95%-BI)d | (47,2; 67,2) | (0,5; 13,2) |
| p-waarde (eenzijdig)e | <0,001 | |
| Totale overleving (OS)f | ||
| Overlijden, n (%) | 27 (26,7%) | 19 (36,5%) |
| Hazardratio (95%-BI)b | 0,66 (0,36; 1,19) | |
* De primaire analyse van progressievrije overleving (PFS) omvatte censurering voor nieuwe antikankerbehandeling. De resultaten voor PFS met en zonder censurering voor een nieuwe antikankerbehandeling waren vergelijkbaar. BI: betrouwbaarheidsinterval, ORR=overall response rate (CR-complete response +PR-partiële respons); PR en CR worden bevestigd door herhaalde beoordelingen die worden uitgevoerd minimaal 4 weken nadat voor het eerst aan de responscriteria is voldaan. a Gebaseerd op de Kaplan-Meier-schatting. b Gebaseerd op een Cox-regressiemodel gestratificeerd naar het ontvangen van eerdere lenvatinib-behandeling (ja vs. nee) en het aantal eerdere VEGFR-gerichte therapieën (1 vs. 2). c Gebaseerd op een logranktest gestratificeerd naar ontvangst van eerdere lenvatinib-behandeling (ja vs. nee) en het aantal eerdere VEGFR-gerichte therapieën (1 vs. 2). d 95%-BI volgens de exacte binomiale Clopper-Pearson-methode. e Gebaseerd op een Cochran-Mantel-Haenszel-test gestratificeerd naar het ontvangen van eerdere lenvatinib-behandeling (ja vs. nee) en het aantal eerdere VEGFR-gerichte therapieën (1 vs. 2). f De verbetering in de totale overleving (OS) was niet statistisch significant (ten tijde van de primaire analyse waren 30 patiënten [57,7%] al overgestapt van de placeboarm naar de D+T-arm). | ||
Figuur 5 Kaplan-Meier-PFS-curves voor onderzoek J12301 (primaire analyse)
Andere studies – pyrexie management analyse
Onderzoek CPDR001F2301 (COMBI-i) en onderzoek CDRB436F2410 (COMBI-Aplus) Pyrexie wordt waargenomen bij patiënten die worden behandeld met een combinatietherapie van dabrafenib en trametinib. De initiële registratiestudies voor de combinatietherapie in de inoperabele of gemetastaseerde melanoomsetting (COMBI-d en COMBI-v; totaal n=559) en in de adjuvante melanoomsetting (COMBI-AD, n=435) hebben aanbevolen om alleen dabrafenib te onderbreken in geval van pyrexie (koorts ≥38,5°C). In twee vervolgonderzoeken bij inoperabel of gemetastaseerd melanoom (COMBI-i controlearm, n=264) en in de adjuvante melanoomsetting (COMBI-Aplus, n=552) werd geadviseerd om beide geneesmiddelen te onderbreken bij een temperatuur van de patiënt ≥38°C (COMBI-Aplus) of bij het eerste symptoom van pyrexie (COMBI-i; COMBI-Aplus bij opnieuw optredende koorts). In COMBI-i en COMBI-Aplus was er een lagere incidentie pyrexie graad 3/4, gecompliceerde pyrexie, ziekenhuisopname als gevolg van ernstige pyrexie-bijwerkingen van speciaal belang (AESI’s), de tijd met pyrexie-AESI’s en permanente stopzetting van beide geneesmiddelen vanwege pyrexie-AESI’s (de laatste alleen in de adjuvante setting) vergeleken met COMBI-d, COMBI-v en COMBI-AD. Het COMBI-Aplus-onderzoek bereikte zijn primaire eindpunt met een samengesteld percentage van 8,0% (95%-BI:5,9; 10,6) voor pyrexie graad 3/4, ziekenhuisopname vanwege pyrexie, of permanente stopzetting van de behandeling vanwege pyrexie vergeleken met 20,0% (95%-BI: 16,3; 24,1) voor de historische controle (COMBI-AD).
Verlenging van het QT-interval
Ongunstigste QTc-verlenging van >60 milliseconden (ms) werd waargenomen bij 3% van de patiënten die met dabrafenib behandeld werden (één >500 ms binnen de samengevoegde veiligheidspopulatie). In het fase III-onderzoek MEK115306 had geen van de patiënten die met trametinib in combinatie van dabrafenib werden behandeld een ongunstige QTcB-verlenging van >500 ms; QTcB was verhoogd met meer dan 60 ms ten opzichte van baseline bij 1% (3/209) van de patiënten. In het fase III-onderzoek MEK116513 hadden vier patiënten (1%) die behandeld werden met trametinib in combinatie met dabrafenib een graad 3-verhoging van QTcB (>500 ms). Twee van deze patiënten hadden een graad 3-verhoging van QTcB (>500 ms), wat ook een toename was van >60 ms ten opzichte van baseline.
Het potentiële effect van dabrafenib op verlenging van het QT-interval werd onderzocht in een speciaal QT-onderzoek met meervoudige dosis. Een supratherapeutische dosis van 300 mg dabrafenib werd tweemaal daags toegediend bij 32 patiënten met BRAF V600-mutatiepositieve tumoren. Geen klinisch relevant effect van dabrafenib of haar metabolieten op het QTc-interval werd waargenomen. 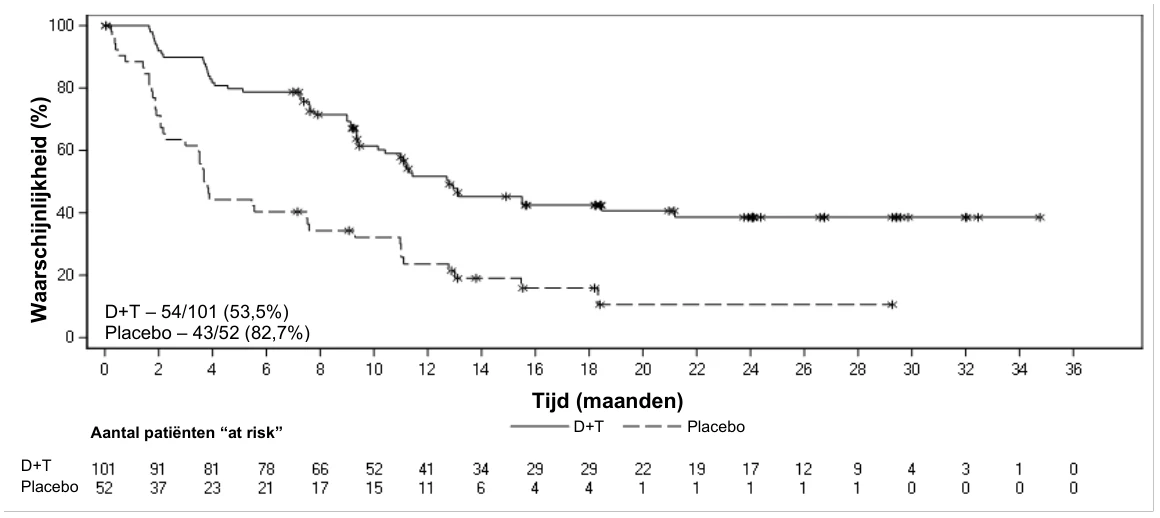

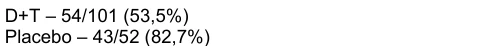


Pediatrische patiënten
Gegevens uit klinische onderzoeken bij adolescenten met melanoom zijn zeer beperkt en extrapolatie uit volwassen gegevens is gebruikt om de werkzaamheid vast te stellen. Een gepubliceerd retrospectief Italiaans onderzoek beschreef 6 pediatrische deelnemers met gevorderd BRAF V600-mutatiepositief melanoom, behandeld met dabrafenib in combinatie met trametinib. De mediane leeftijd bij diagnose was 15 jaar, en de startdoses varieerden van 125 mg tot 150 mg tweemaal daags voor dabrafenib en van 1,5 mg tot 2 mg eenmaal daags voor trametinib. Er werd geen recidief van de ziekte vastgesteld bij 4 patiënten in de adjuvante setting na een mediane follow-up van 22 maanden. In de metastatische setting werd één geval van volledige respons en één geval van progressieve ziekte gerapporteerd.
5.2 Farmacokinetische eigenschappen
Absorptie
Dabrafenib wordt oraal geabsorbeerd en heeft een mediane tijd tot maximale plasmaconcentratie van 2 uur na toediening. De gemiddelde absolute biologische beschikbaarheid van orale dabrafenib is 95% (90%-BI: 81; 110%). De blootstelling aan dabrafenib (Cmax en AUC) nam dosisproportioneel toe tussen 12 en 300 mg na toediening van een enkelvoudige dosis, maar de toename was minder dan dosisproportioneel na herhaalde toediening tweemaal daags. Een afname in blootstelling werd waargenomen bij herhaalde toediening; dit is waarschijnlijk te wijten aan inductie van het eigen metabolisme van dabrafenib. De gemiddelde dag 18/dag 1-verhouding van de accumulatie-AUC was 0,73. Na toediening van 150 mg tweemaal daags waren de geometrisch gemiddelde Cmax, AUC(0-τ) en concentratie voorafgaand aan toediening (Cτ) respectievelijk 1.478 ng/ml, 4.341 ng*uur/ml en 26 ng/ml.
Toediening van dabrafenib met voedsel verlaagde de biologische beschikbaarheid (Cmax en AUC verminderden met respectievelijk 51% en 31%) en vertraagde de absorptie van de capsules dabrafenib in vergelijking met nuchtere toestand.
Distributie
Dabrafenib bindt zich aan het humane plasma-eiwit en wordt voor 99,7% gebonden. Het verdelingsvolume in steady-state na een intraveneuze microdosistoediening is 46 l.
Biotransformatie
Het metabolisme van dabrafenib wordt voornamelijk gemedieerd door CYP2C8 en CYP3A4 om hydroxy-dabrafenib te vormen, dat verder wordt geoxideerd via CYP3A4 om carboxy-dabrafenib te vormen. Carboxy-dabrafenib kan worden gedecarboxyleerd via een niet-enzymatisch proces om desmethyl-dabrafenib te vormen. Carboxy-dabrafenib wordt uitgescheiden via de gal en de urine. Desmethyl-dabrafenib kan ook in het darmstelsel worden gevormd en gereabsorbeerd. Desmethyl-dabrafenib wordt door CYP3A4 gemetaboliseerd tot oxidatieve metabolieten. De terminale halfwaardetijd van hydroxy-dabrafenib loopt parallel met die van de moederstof met een halfwaardetijd van 10 uur, terwijl de carboxy- en desmethyl-metabolieten langere halfwaardetijden vertoonden (21-22 uur). De gemiddelde metaboliet-tot-moederstof-AUC-verhoudingen na toediening van herhaalde doses waren 0,9, 11 en 0,7 voor respectievelijk hydroxy-, carboxy- en desmethyl-dabrafenib. Op basis van blootstelling, relatief vermogen en farmacokinetische eigenschappen is het waarschijnlijk dat zowel hydroxy- als desmethyl-dabrafenib bijdragen aan de klinische werking van dabrafenib; de werking van carboxy-dabrafenib is waarschijnlijk niet significant.
Geneesmiddelinteracties
Effecten van andere geneesmiddelen op dabrafenib
In vitro is dabrafenib een substraat van humaan P-glycoproteïne (P-gp) en humaan BCRP. Deze transporters hebben echter een minimale invloed op de orale biologische beschikbaarheid en eliminatie van dabrafenib, en het risico van een klinisch relevante geneesmiddeleninteractie met remmers van P-gp of BCRP is klein. Van dabrafenib en de 3 belangrijkste metabolieten ervan werd niet aangetoond dat het in-vitro-remmers waren van P-gp.
Effecten van dabrafenib op andere geneesmiddelen
Hoewel dabrafenib en zijn metabolieten, hydroxy-dabrafenib, carboxy-dabrafenib en desmethyl-dabrafenib, remmers waren van humaan organisch anion-transporter (OAT) 1 en OAT3 in vitro, en dabrafenib en zijn desmethyl-metaboliet remmers bleken te zijn van organisch kation-transporter 2 (OCT2) in vitro, is de kans op een geneesmiddeleninteractie bij deze transporters minimaal op basis van de klinische blootstelling van dabrafenib en zijn metabolieten.
Eliminatie
De terminale halfwaardetijd van dabrafenib na een enkelvoudige intraveneuze microdosis is 2,6 uur. De terminale halfwaardetijd van dabrafenib na een enkelvoudige orale dosis is 8 uur, vanwege de door absorptie beperkte eliminatie na orale toediening (flip-flop-farmacokinetiek). IV plasmaklaring is 12 l/uur.
Bij een orale dosis bestaat de meest belangrijke eliminatieroute van dabrafenib uit metabolisme via CYP3A4 en CYP2C8. Aan dabrafenib verwante stoffen worden voornamelijk via de feces uitgescheiden. Na een orale dosis wordt 71% teruggevonden in de feces; 23% van de dosis werd teruggevonden in de urine, enkel in de vorm van metabolieten.
Speciale patiëntengroepen
Verminderde leverfunctie
Een farmacokinetische populatieanalyse geeft aan dat licht verhoogde bilirubine- en/of ASAT-niveaus (op basis van de classificatie van het National Cancer Institute [NCI]) geen significante invloed hebben op de orale klaring van dabrafenib. Daarnaast had een licht verminderde leverfunctie zoals vastgesteld op basis van bilirubine en ASAT geen significant effect op de plasmaconcentraties van de metabolieten van dabrafenib. Er zijn geen gegevens beschikbaar van patiënten met een matig tot ernstig verminderde leverfunctie. Omdat metabolisering in de lever en galproductie de primaire uitscheidingswegen van dabrafenib en de metabolieten ervan zijn, dient dabrafenib met voorzichtigheid te worden toegediend bij patiënten met een matig tot ernstig verminderde leverfunctie (zie rubriek 4.2).
Verminderde nierfunctie
Een farmacokinetische populatieanalyse duidt erop dat een licht verminderde nierfunctie geen invloed heeft op de orale klaring van dabrafenib. Hoewel de gegevens bij een matig verminderde nierfunctie beperkt zijn, zouden ze kunnen wijzen op afwezigheid van een klinisch relevant effect. Er zijn geen gegevens beschikbaar van patiënten met een ernstig verminderde nierfunctie (zie rubriek 4.2).
Ouderen
Op basis van de farmacokinetische populatieanalyse bleek leeftijd geen significant effect te hebben op de farmacokinetiek van dabrafenib. Een leeftijd van ouder dan 75 jaar was een significante voorspeller van de plasmaconcentraties van carboxy- en desmethyl-dabrafenib, met een 40% hogere blootstelling bij patiënten ≥75 jaar oud dan bij patiënten <75 jaar oud.
Lichaamsgewicht en geslacht
Op basis van de farmacokinetische populatieanalyse bleken geslacht en gewicht de orale klaring van dabrafenib te beïnvloeden; gewicht had ook een effect op het orale distributievolume en de distributieklaring. Deze farmacokinetische verschillen werden niet als klinisch relevant beschouwd.
Ras
De farmacokinetische populatieanalyse liet geen significante verschillen zien in de farmacokinetiek van dabrafenib bij Aziatische en Kaukasische patiënten. Er zijn onvoldoende gegevens om het mogelijke effect van andere rassen op de farmacokinetiek van dabrafenib te beoordelen.
Pediatrische patiënten
De farmacokinetische blootstellingen aan dabrafenib bij een voor gewicht gecorrigeerde dosis bij adolescente patiënten lagen binnen het bereik van die waargenomen bij volwassenen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er zijn geen onderzoeken naar de carcinogeniteit van dabrafenib uitgevoerd. Dabrafenib was niet mutageen of clastogeen tijdens in-vitro-tests bij bacteriën en gekweekte zoogdiercellen en tijdens een in-vivo-micronucleustest bij knaagdieren.
In gecombineerde onderzoeken naar vrouwelijke vruchtbaarheid en vroege embryonale en embryo-foetale ontwikkeling bij ratten was de hoeveelheid ovariële corpora lutea verlaagd bij zwangere vrouwtjes bij 300 mg/kg/dag (ongeveer 3 keer de humane klinische blootstelling op basis van AUC), maar er waren geen effecten op de oestrus, het paren of vruchtbaarheidsindices. Ontwikkelingstoxiciteit, waaronder embryoletaliteit en ventrikelseptumdefecten en verandering in de vorm van de thymus, werd gezien bij 300 mg/kg/dag en vertraagde skeletontwikkeling en verminderd foetaal lichaamsgewicht bij ≥20 mg/kg/dag (≥0,5 keer de humane klinische blootstelling op basis van AUC).
Er zijn geen onderzoeken met dabrafenib naar de mannelijke vruchtbaarheid uitgevoerd. Bij onderzoeken met herhaalde dosering werd echter testiculaire degeneratie/depletie gezien bij ratten en honden (≥0,2 keer de humane klinische blootstelling op basis van AUC). Testiculaire veranderingen bij ratten en honden waren nog steeds aanwezig na een herstelperiode van 4 weken (zie rubriek 4.6).
Cardiovasculaire effecten, waaronder coronairarteriële degeneratie/necrose en/of bloeding, hypertrofie/bloeding van de atrioventriculaire klep en atriale fibrovasculaire proliferatie, werden gezien bij honden (≥2 keer de humane klinische blootstelling op basis van AUC). Focale arteriële/perivasculaire ontsteking in diverse weefsels is waargenomen bij muizen en een verhoogde incidentie van hepatische arteriële degeneratie en spontane cardiomyocytdegeneratie met ontsteking (spontane cardiomyopathie) werd waargenomen bij ratten (respectievelijk ≥0,5 en 0,6 keer de humane klinische blootstelling voor ratten en muizen). Hepatische effecten, waaronder hepatocellulaire necrose en ontsteking, zijn waargenomen bij muizen (≥0,6 keer de humane klinische blootstelling). Bronchoalveolaire ontsteking van de longen werd waargenomen bij verschillende honden bij ≥20 mg/kg/dag (≥9 keer de humane klinische blootstelling op basis van AUC) en ging gepaard met oppervlakkige en/of moeizame ademhaling.
Reversibele hematologische effecten zijn waargenomen bij honden en ratten die dabrafenib kregen. In onderzoeken van maximaal 13 weken werden verlagingen van het reticulocytenaantal en/of de rodecelmassa waargenomen bij honden en ratten (respectievelijk ≥10 en 1,4 keer de humane klinische blootstelling).
In toxiciteitsonderzoeken bij jonge ratten werden effecten op groei (kortere lengte van de lange botten), renale toxiciteit (tubulaire afzettingen, verhoogde incidentie van corticale cysten en tubulaire basofilie en reversibele verhogingen van de ureum- en/of creatinineconcentratie) en testiculaire toxiciteit (degeneratie en tubulusdilatatie) waargenomen (≥0,2 keer de humane klinische blootstelling op basis van de AUC).
Dabrafenib was fototoxisch in een in vitro uitgevoerde fototoxiciteitstest met neutraalroodopname (NRU) van fibroblasten 3T3 van muizenembryo’s en in vivo in een oraal fototoxiciteitsonderzoek bij haarloze muizen bij doses ≥100 mg/kg (>44 keer de humane klinische blootstelling op basis van de Cmax).
Combinatie met trametinib
In een onderzoek bij honden waarbij trametinib en dabrafenib gedurende 4 weken in combinatie werden gegeven, werden tekenen van gastro-intestinale toxiciteit en afgenomen lymfoïde cellulariteit van de thymus waargenomen bij lagere blootstellingen dan bij honden die alleen trametinib kregen. Verder werd gelijke toxiciteit als in vergelijkbare monotherapie onderzoeken waargenomen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud capsule
Microkristallijne cellulose
Magnesiumstearaat
Colloïdaal siliciumdioxide
Capsuleomhulsel
Rood ijzeroxide (E172)
Titaniumdioxide (E171)
Hypromellose (E464)
Drukinkt
Zwart ijzeroxide (E172)
Schellak
Propyleenglycol
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Ondoorzichtige witte fles van hogedichtheidpolyethyleen (HDPE) met schroefdop van polypropyleen en silicagel als droogmiddel.
Elke fles bevat 28 of 120 harde capsules.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Tafinlar 50 mg harde capsules
EU/1/13/865/001
EU/1/13/865/002
Tafinlar 75 mg harde capsules
EU/1/13/865/003
EU/1/13/865/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 augustus 2013
Datum van laatste verlenging: 08 mei 2018
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.