


SmPC (samenvatting van de productkenmerken) - Spinraza
1. NAAM VAN HET GENEESMIDDEL
Spinraza 12 mg oplossing voor injectie
Spinraza 28 mg oplossing voor injectie
Spinraza 50 mg oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Spinraza 12 mg
Elke injectieflacon van 5 ml voor eenmalig gebruik bevat nusinersen-natrium overeenkomend met 12 mg nusinersen.
Elke ml bevat 2,4 mg nusinersen.
Spinraza 28 mg
Elke injectieflacon van 5 ml voor eenmalig gebruik bevat nusinersen-natrium overeenkomend met 28 mg nusinersen.
Elke ml bevat 5,6 mg nusinersen.
Spinraza 50 mg
Elke injectieflacon van 5 ml voor eenmalig gebruik bevat nusinersen-natrium overeenkomend met 50 mg nusinersen.
Elke ml bevat 10 mg nusinersen.
Hulpstoffen met bekend effect
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
Heldere, kleurloze oplossing met een pH van ongeveer 7,2.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Spinraza is geïndiceerd voor de behandeling van 5q spinale spieratrofie.
4.2 Dosering en wijze van toediening
Behandeling met Spinraza mag alleen worden ingezet door een arts met ervaring in de behandeling van spinale spieratrofie (spinal muscular atrophy - SMA).
De beslissing om te behandelen moet gebaseerd zijn op een deskundige, geïndividualiseerde evaluatie van de verwachte voordelen van behandeling voor de patiënt, afgewogen tegen het mogelijke risico van behandeling met Spinraza. Patiënten met aanzienlijke hypotonie en ademhalingsfalen bij de geboorte, waarbij Spinraza niet is onderzocht, ervaren mogelijk geen klinisch betekenisvol voordeel vanwege een ernstige deficiëntie van het survival motor neuron (SMN-)eiwit.
Dosering
Er zijn twee doseringsschema's beschikbaar: een schema met een lage dosis van 12 mg en een schema met een hoge dosis van 50/28 mg. De behandeling met Spinraza moet zo snel mogelijk na de diagnose worden ingesteld.
Doseringsschema met lage dosis
In dit schema wordt op dag 0, 14, 28 en 63 een oplaaddosis van 12 mg toegediend, en daarna om de 4 maanden een onderhoudsdosis van 12 mg.
Doseringsschema met hoge dosis
Een oplaaddosis van 50 mg moet worden toegediend op dag 0 en dag 14. Daarna moet om de 4 maanden een onderhoudsdosis van 28 mg worden toegediend.
Overschakelen van het doseringsschema met de lage dosis op het doseringsschema met de hoge dosis Patiënten die op dit moment behandeld worden met Spinraza 12 mg kunnen worden overgeschakeld op het doseringsschema met 50/28 mg met één oplaaddosis van 50 mg, toegediend ten minste 4 maanden (+/- 14 dagen) na de laatste dosis van 12 mg. Daarna dient om de 4 maanden de onderhoudsdosis van 28 mg te worden toegediend.
Duur van de behandeling
De noodzaak om de behandeling voort te zetten moet regelmatig worden herbeoordeeld en op individuele basis worden overwogen, afhankelijk van de klinische presentatie van de patiënt en diens respons op de therapie.
Uitgestelde of gemiste doses
Indien een oplaaddosis of een onderhoudsdosis wordt uitgesteld of gemist, dient Spinraza te worden toegediend volgens het schema in Tabel 1 en Tabel 2 hieronder voor respectievelijk het doseringsschema met 12 mg en het doseringsschema met 50/28 mg.
Tabel 1: Aanbevelingen voor uitgestelde of gemiste dosis voor het doseringsschema met 12 mg
| Uitgestelde of gemiste dosis | Tijdstip van toediening van de dosering |
| Oplaaddosis | |
Als de derde oplaaddosis bijvoorbeeld 30 dagen te laat wordt toegediend op dag 58 (in plaats van het oorspronkelijke schema op dag 28), dan moet de vierde oplaaddosis 35 dagen later op dag 93 worden toegediend (in plaats van het oorspronkelijke schema op dag 63) met een onderhoudsdosis 4 maanden daarna. | |
| Onderhoudsdosis | Tijdstip van toediening van de dosering |
| > 4 tot < 8 maanden na de laatste dosis |
|
| ≥ 8 tot < 16 maanden na de laatste dosis |
|
| ≥ 16 tot < 40 maanden na de laatste dosis |
|
| ≥ 40 maanden na de laatste dosis |
|
| * Dan na bovenstaande aanbevelingen moet een onderhoudsdosis 4 maanden na de laatste dosis worden toegediend en om de 4 maanden worden herhaald | |
Tabel 2: Aanbevelingen voor uitgestelde of gemiste dosis voor het doseringsschema met 50/28 mg
| Uitgestelde of gemiste | Tijdstip van toediening van de dosering | |||||||
| dosis | ||||||||
| Tweede oplaaddosis | ||||||||
| ||||||||
| oplaaddosis van 50 mg dan zo snel mogelijk toe; dien de onderhoudsdosis van 28 mg toe | ||||||||
| volgens de oorspronkelijke geplande datum, zolang er ten minste 14 dagen tussen deze twee | ||||||||
| doses zitten; dien daarna om de 4 maanden 28 mg toe. | ||||||||
| ||||||||
| de gemiste oplaaddosis van 50 mg zo snel mogelijk toe, gevolgd door de onderhoudsdosis van | ||||||||
| 28 mg 14 dagen daarna; dien vervolgens de volgende onderhoudsdosis van 28 mg 4 maanden | ||||||||
| daarna toe. | ||||||||
| ||||||||
| met het schema. | ||||||||
| Onderhoudsdosis | ||||||||
| < 8 maanden na de laatste dosis |
| |||||||
| ||||||||
| geplande datum, zolang deze twee doses met een tussenperiode | ||||||||
| van ten minste 14 dagen worden toegediend; vervolgens | ||||||||
| ||||||||
8 maanden tot < 12 maanden na de laatste dosis |
| |||||||
| ||||||||
| ||||||||
| ≥ 12 maanden na de |
| |||||||
| laatste dosis | ||||||||
Speciale populaties
Nierinsufficiëntie
Nusinersen is niet onderzocht bij patiënten met nierinsufficiëntie. De veiligheid en werkzaamheid bij patiënten met nierinsufficiëntie zijn niet vastgesteld en deze patiënten dienen zorgvuldig te worden geobserveerd.
Leverinsufficiëntie
Nusinersen is niet onderzocht bij patiënten met leverinsufficiëntie. Het metabolisme van Nusinersen verloopt niet via het cytochroom-P450-enzymsysteem in de lever. Het is daarom onwaarschijnlijk dat er dosisaanpassingen nodig zijn bij patiënten met leverinsufficiëntie (zie rubriek 4.5 en 5.2).
Wijze van toediening
Spinraza is bestemd voor intrathecaal gebruik via lumbaalpunctie.
De behandeling moet worden toegediend door een beroepsbeoefenaar in de gezondheidszorg met ervaring in het verrichten van lumbaalpuncties.
Spinraza wordt toegediend als een intrathecale bolusinjectie gedurende 1 tot 3 minuten, met behulp van een naald voor spinale anesthesie. De injectie mag niet worden toegediend in gebieden van de huid waar tekenen van infectie of ontsteking zijn. Het wordt aangeraden vóór toediening van Spinraza een volume cerebrospinale vloeistof (CSV) equivalent aan het te injecteren volume Spinraza te verwijderen bij de patiënt.
Bij de toediening van Spinraza kan sedatie nodig zijn, afhankelijk van de klinische toestand van de patiënt.
Voor geleiding van de intrathecale toediening van Spinraza kan echoscopie (of een andere beeldvormende techniek) worden overwogen, met name bij jongere patiënten en bij patiënten met scoliose; zie de instructies voor gebruik in rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Lumbaalpunctie
Er bestaat een risico op bijwerkingen die verband houden met de lumbaalpunctie (bijv. arachnoïditis, hoofdpijn, rugpijn, braken, zie rubriek 4.8). Mogelijke problemen met deze toedieningsweg kunnen voorkomen bij zeer jonge patiënten en patiënten met scoliose. Het gebruik van echoscopie of andere beeldvormingstechnieken als hulpmiddel bij de intrathecale toediening van Spinraza kan worden overwogen naar het oordeel van de arts. Bij een vermoeden van arachnoïditis moet een MRI plaatsvinden voor bevestiging van arachnoïditis en de omvang van de ontsteking. Bij vaststelling van arachnoïditis kan de injectieplaats niet worden gebruikt totdat lokale ontsteking is uitgesloten.
Trombocytopenie en afwijkingen in de coagulatie
Trombocytopenie en afwijkingen in de coagulatie, waaronder acute, ernstige trombocytopenie, zijn waargenomen na toediening van andere subcutaan of intraveneus toegediende antisense-oligonucleotiden. Indien dit klinisch is geïndiceerd, wordt aanbevolen om vóór de toediening van Spinraza laboratoriumonderzoek van bloedplaatjes en coagulatie uit te voeren.
Renale toxiciteit
Renale toxiciteit is waargenomen na toediening van andere subcutaan of intraveneus toegediende antisense-oligonucleotiden. Indien dit klinisch is geïndiceerd, wordt aanbevolen om het eiwitgehalte in de urine te bepalen (bij voorkeur op een monster van de eerste ochtendurine). Bij een aanhoudend verhoogd eiwitgehalte in de urine dient verdere evaluatie te worden overwogen.
Hydrocefalus
In de post-marketingsetting zijn er bij patiënten die werden behandeld met nusinersen 12 mg meldingen geweest van communicerende hydrocefalus die niet gerelateerd was aan meningitis of bloeding. Bij sommige patiënten werd een ventriculoperitoneale shunt geïmplanteerd. Bij patiënten met verminderd bewustzijn moet een onderzoek op hydrocefalus worden overwogen. De voordelen en risico’s van behandeling met nusinersen bij patiënten met een ventriculoperitoneale shunt zijn momenteel niet bekend en er dient zorgvuldig te worden overwogen of de behandeling moet worden voortgezet.
Hulpstoffen
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per injectieflacon van 5 ml, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Kalium
Dit geneesmiddel bevat kalium, minder dan 1 mmol (39 mg) per injectieflacon van 5 ml, d.w.z. in wezen ‘kaliumvrij’.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Uit in-vitro-onderzoeken is gebleken dat nusinersen geen inductor of remmer van CYP450-gemedieerd metabolisme is. In-vitro-onderzoeken wijzen uit dat de kans op interacties met nusinersen door competitie voor plasma-eiwitbinding, of competitie met of remming van transporteiwitten laag is.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van nusinersen bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van nusinersen te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of nusinersen/metabolieten in de moedermelk wordt/worden uitgescheiden.
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met nusinersen moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Bij toxiciteitsonderzoeken bij dieren werd er geen effect waargenomen op de mannelijke of vrouwelijke vruchtbaarheid (zie rubriek 5.3). Er zijn geen gegevens beschikbaar ten aanzien van de mogelijke effecten op de vruchtbaarheid bij mensen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Nusinersen heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen die in verband worden gebracht met de toediening van nusinersen via lumbaalpunctie waren hoofdpijn, braken en rugpijn.
Ervaring uit de toediening van het doseringsschema met 12 mg
De veiligheid van Spinraza 12 mg werd beoordeeld in klinische onderzoeken gebaseerd op twee klinische fase 3-onderzoeken bij zuigelingen (CS3B) en kinderen (CS4) met SMA, in combinatie met één fase 2-onderzoek met zuigelingen en kinderen met SMA (CS7) en open-label onderzoeken bij presymptomatische zuigelingen (CS5) die genetisch gediagnosticeerd waren met SMA en bij zuigelingen en kinderen met SMA. In onderzoek CS11 werden patiënten opgenomen met eerste symptomen op zuigelingenleeftijd en op latere leeftijd, waaronder patiënten die de onderzoeken CS3B, CS4 en CS12 hadden voltooid.
In totaal werden 385 patiënten met SMA behandeld met Spinraza 12 mg of een lagere dosis; de totale duur van deelname aan het onderzoek varieerde van 1 tot 3.940 dagen (> 10 jaar) (mediaan: 2.388 dagen).
Ervaring uit de toediening van het doseringsschema met 50/28 mg
De veiligheid van Spinraza in een dosering van 50/28 mg bij zuigelingen, kinderen en volwassenen met SMA werd beoordeeld in onderzoek SM203 en onderzoek SM302 bij symptomatische patiënten met SMA met een leeftijd van 14 dagen tot 65 jaar op het moment van de eerste onderzoeksdosis. In totaal werden 128 patiënten met SMA behandeld met Spinraza 50 mg of 28 mg; de totale duur van deelname aan het onderzoek varieerde van 13 tot 1.521 dagen (> 4 jaar) (mediaan: 740,5 dagen).
Lijst van bijwerkingen in tabelvorm
De veiligheidsbeoordeling van nusinersen is gebaseerd op gegevens van patiënten uit klinische onderzoeken en post-marketingsurveillance. De bijwerkingen die in verband worden gebracht met de toediening van nusinersen staan samengevat in Tabel 3.
De beoordeling van de bijwerkingen is gebaseerd op de volgende frequentiegegevens: Zeer vaak (≥ 1/10)
Niet bekend (kan met de beschikbare gegevens niet worden bepaald)
Tabel 3: Bijwerkingen die worden gerelateerd aan de toediening van Spinraza
| MedDRA systeem/orgaanklasse | Bijwerking | Frequentiecategorie |
| Infecties en parasitaire aandoeningen | Meningitis | Niet bekend |
| Immuunsysteemaandoeningen | Overgevoeligheid* | Niet bekend |
| Zenuwstelselaandoeningen | Hoofdpijn** Aseptische meningitis Arachnoïditis | Zeer vaak Niet bekend Niet bekend |
| Maagdarmstelselaandoeningen | Braken** | Zeer vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Rugpijn** | Zeer vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Zeer vaak |
*Bijv. angio-oedeem, urticaria en rash.
**Bijwerkingen die beschouwd worden als gerelateerd aan de lumbaalpunctie. Deze bijwerkingen kunnen worden beschouwd als manifestaties van postlumbaalpunctiesyndroom. Deze bijwerkingen werden gemeld in CS4 (eerste SMA-symptomen op latere leeftijd) met een incidentie die ten minste 5% hoger is bij patiënten die behandeld werden met Spinraza 12 mg (n=84) vergeleken met de schijnbehandeling.
Voorvallen van communicerende hydrocefalus zijn waargenomen onder post-marketingomstandigheden (zie rubriek 4.4).
Beschrijving van geselecteerde bijwerkingen
Er zijn bijwerkingen waargenomen die in verband werden gebracht met de toediening van nusinersen via lumbaalpunctie. De meeste van deze bijwerkingen worden gemeld binnen 72 uur na de procedure. De incidentie en ernst van deze bijwerkingen kwamen overeen met de bijwerkingen die te verwachten zijn bij lumbaalpunctie. Er zijn geen ernstige complicaties van lumbaalpunctie, zoals ernstige infecties, waargenomen in de klinische onderzoeken met nusinersen.
Een aantal bijwerkingen die vaak gepaard gaan met lumbaalpunctie (bijv. hoofdpijn en rugpijn) konden niet worden beoordeeld bij de zuigelingenpopulatie die aan nusinersen werd blootgesteld wegens de beperkte communicatie die eigen is aan deze leeftijdscategorie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg worden verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn in klinische onderzoeken geen gevallen van overdosering gemeld die in verband werden gebracht met bijwerkingen.
In geval van een overdosis dient ondersteunende medische zorg te worden verleend waaronder overleg met een beroepsbeoefenaar in de gezondheidszorg en zorgvuldige controle van de klinische status van de patiënt.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: andere geneesmiddelen voor aandoeningen van het skeletspierstelsel, ATC-code: M09AX07
Werkingsmechanisme
Nusinersen is een antisense-oligonucleotide (ASO) dat de inclusie van exon 7 in messenger-ribonucleïnezuur (mRNA)-transcripten van 'survival motor neuron 2' (SMN2) verhoogt, door te binden aan een 'intronic splice silencing site' (ISS-N1) in intron 7 van het pre-messenger ribonucleïnezuur (pre-mRNA) van SMN2. Door deze binding verdringt het ASO de splicingfactoren die normaal gesproken de splicing onderdrukken. Verdringing van deze factoren leidt ertoe dat exon 7 in het mRNA van SMN2 aanwezig blijft en daarom kan, wanneer SMN2-mRNA wordt gevormd, dit worden getranslateerd naar het functionele SMN-eiwit van volledige lengte.
SMA is een progressieve neuromusculaire aandoening die het gevolg is van mutaties in chromosoom 5q in het SMN1-gen. Een tweede gen, SMN2, dat zich in de nabijheid van SMN1 bevindt, is verantwoordelijk voor de productie van een kleine hoeveelheid SMN-eiwit. SMA is een aandoening met een klinisch spectrum waarbij de ernst van de aandoening gerelateerd is aan een lager aantal kopieën van het SMN2-gen en een jongere leeftijd waarop de symptomen zich voor het eerst voordoen.
Neurofilament lichte keten (Nf-L) in plasma
De concentratie neurofilament lichte keten (Nf-L) in plasma, een marker in bloed voor schade aan axonen, werd gemeten in de uitgangssituatie en op verschillende tijdpunten in onderzoek SM203 naar het doseringsschema met 50/28 mg bij patiënten met SMA die zich voor het eerst op zuigelingenleeftijd manifesteerde en SMA die zich later manifesteerde.
De plasmaconcentratie van Nf-L daalde sneller in de groep met 50/28 mg dan in de groep met 12 mg, met op dag 64 een daling van 88% ten opzichte van de uitgangswaarde in de groep met 50/28 mg, vergeleken met een daling van 77% in de groep met 12 mg (verschil in ratio van het geometrisch gemiddelde voor de groep met 50/28 mg ten opzichte van de groep met 12 mg: 49%; p = 0,0035) (Figuur 1).
Bij niet eerder behandelde patiënten met SMA die zich later manifesteerde, was er in de groep met 50/28 mg op dag 64 eveneens een daling van 62% in de plasmaconcentratie van Nf-L ten opzichte van de uitgangswaarde, vergeleken met een daling van 34% in de groep met 12 mg (verschil in ratio van het geometrisch gemiddelde voor de groep met 50/28 mg ten opzichte van de groep met 12 mg: 42%; p = 0,0047).
Figuur 1: Onderzoek SM203, deel B: Ratio van kleinste kwadratengemiddelde van plasmaconcentratie van Nf-L SMA die zich voor het eerst op zuigelingenleeftijd manifesteerde t.o.v. uitgangswaarde (95%-BI) uit ANCOVA-analyse met behulp van meervoudige imputatie: ITT, set met gematchte schijnbehandeling
Dag 64 is het secundaire eindpunt voor het vergelijken van 12 mg ten opzichte van 50/28 mg Dag 183 is het secundaire eindpunt voor het vergelijken van de gematchte schijnbehandeling ten opzichte van 50/28 mg
Immunogeniciteit
De aanwezigheid van antigeneesmiddel-antilichamen (ADA’s) leek de klaring van Spinraza uit plasma te verminderen. Er zijn bij de doseringsschema’s met Spinraza 12 mg en 50/28 mg geen duidelijke effecten van ADA’s op Nf-L in plasma of op uitkomstmaten voor de klinische werking waargenomen. ADA’s hadden geen effect op de veiligheid, zoals gemeten aan de hand van de incidentie van ongewenste voorvallen waaronder overgevoeligheid, anafylactische reactie en angio-oedeem.
Klinische werkzaamheid en veiligheid
Symptomatische patiënten behandeld met het doseringsschema met Spinraza 50/28 mg
Deel B van onderzoek SM203 was een gerandomiseerde, dubbelblinde beoordeling van de veiligheid en werkzaamheid van 50/28 mg nusinersen bij niet eerder behandelde patiënten met SMA die zich voor het eerst op zuigelingenleeftijd manifesteerde en SMA die zich later manifesteerde. Het onderscheidend vermogen van deel B was voldoende voor het beoordelen van de werkzaamheid bij patiënten in de groep met 50/28 mg met SMA die zich voor het eerst op zuigelingenleeftijd manifesteerde ten opzichte van een vooraf gespecificeerde, gematchte groep uit onderzoek CS3B die de schijnbehandeling kreeg (sham-groep). Uit het doseringsschema met 12 mg in deel B van onderzoek SM203 werden aanwijzingen verkregen die dit ondersteunden, maar het onderscheidend vermogen van het onderzoek was niet voldoende voor het detecteren van statistisch significante behandelingsverschillen tussen patiënten die gerandomiseerd waren naar 50/28 mg en patiënten gerandomiseerd naar 12 mg nusinersen. Deel C was een open-label beoordeling van de veiligheid en werkzaamheid bij kinderen en volwassenen met SMA die zich voor het eerst op zuigelingenleeftijd of later manifesteerde en die waren overgeschakeld van het schema met 12 mg op het schema met 50/28 mg.
Eerste symptomen op zuigelingenleeftijd
In deel B van onderzoek SM203 werden patiënten met SMA die zich voor het eerst op zuigelingenleeftijd manifesteerde (2 kopieën van SMN2; eerste symptomen vóór de leeftijd van 6 maanden) gerandomiseerd in een verhouding van 2:1 naar een schema met 50/28 mg of 12 mg. Bij 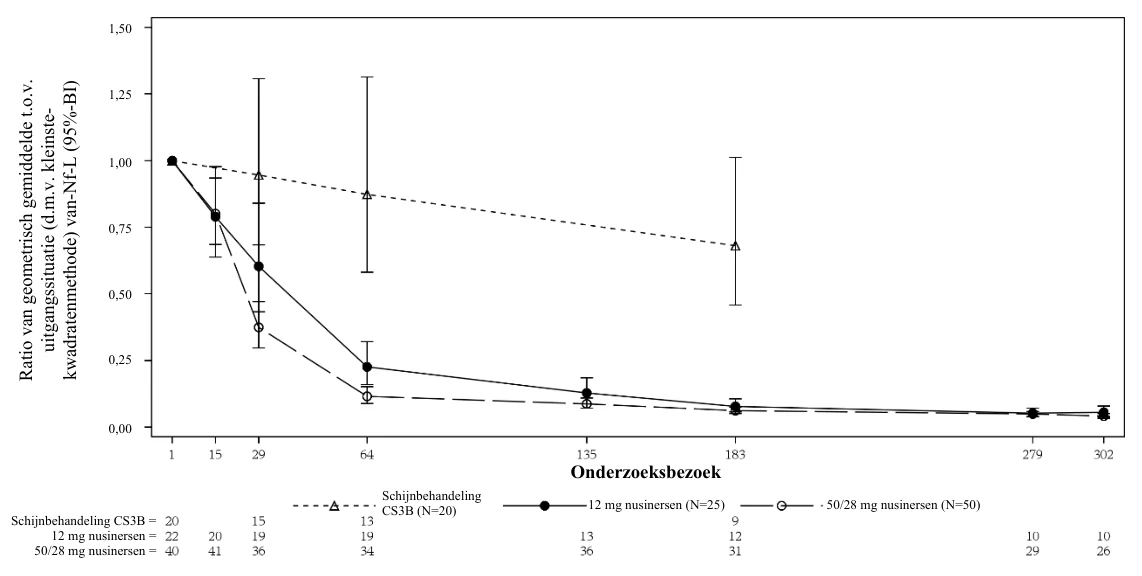 de vooraf gespecificeerde analyses werden 20 van 37 patiënten met een schijnbehandeling uit onderzoek CS3B gematcht op basis van overeenkomsten in zowel de duur van de ziekte in de uitgangssituatie als de score op de Children’s Hospital of Philadelphia Infant Test for Neuromuscular Disease (CHOP INTEND). Het primaire eindpunt was de verandering in de score op de CHOP INTEND op dag 183 bij patiënten met de eerste symptomen op zuigelingenleeftijd in de groep die 50/28 mg kreeg, ten opzichte van deze gematchte sham-groep van onderzoek CS3B.
In het cohort met ziekte die zich voor het eerst op zuigelingenleeftijd manifesteerde in onderzoek SM203 waren de deelnemers bij de randomisatie gestratificeerd naar leeftijd, om evenwichtige groepen te verkrijgen voor de behandeling met 50/28 mg en 12 mg. De belangrijkste demografische kenmerken in de uitgangssituatie (leeftijd bij de eerste dosis, leeftijd bij screening, leeftijd waarop de eerste symptomen zich voordeden, aantal kopieën van SMN2 en motorisch functioneren in de uitgangssituatie) waren vergelijkbaar in de groep met 50/28 mg, de groep met 12 mg en de gematchte sham-groep. Ten opzichte van de populatie met SMA die zich voor het eerst op zuigelingenleeftijd manifesteerde in onderzoek CS3B, vertoonden de patiënten in onderzoek SM203 snellere ziekteprogressie en was de ziekte bij hen al verder gevorderd; deze patiënten hadden een kortere duur van de ziekte (tijd vanaf de eerste symptomen tot de screening) en lagere CHOP INTEND-scores in de uitgangssituatie. De vooraf gespecificeerde matching met een subgroep van de sham-controlegroep in onderzoek CS3B hielp om deze onevenwichtigheid deels te beperken; de gemiddelde (SD) duur van de ziekte in de uitgangssituatie bleef echter korter en de CHOP INTEND-score in de uitgangssituatie bleef lager in de groepen met 50/28 mg en 12 mg ten opzichte van de gematchte sham-groep van onderzoek CS3B (Tabel 4). Andere belangrijke demografische kenmerken in de uitgangssituatie (leeftijd bij de eerste dosis, leeftijd bij screening, leeftijd waarop de eerste symptomen zich voordeden, aantal kopieën van SMN2 en motorisch functioneren in de uitgangssituatie) waren vergelijkbaar in de groep met 50/28 mg, de groep met 12 mg en de gematchte sham-groep.
Tabel 4: Patiëntkenmerken in de uitgangssituatie in deel B van onderzoek SM203
| Patiëntkenmerken | Spinraza 50/28 mg (n = 50) | Spinraza 12 mg (n = 25) | Gematchte sham-groep van CS3B (n = 20) |
| Mediane leeftijd in de uitgangssituatie (bereik) bij eerste dosis (weken) | 18,4 (2 tot 33) | 15,9 (3 tot 31) | 22,2 (4 tot 34) |
| Gemiddelde leeftijd in de uitgangssituatie (SD) bij eerste symptomen (weken) | 7,5 (5,26) | 5,8 (4,44) | 8,8 (5,11) |
| Gemiddelde duur van ziekte in de uitgangssituatie (SD) (tijd vanaf eerste symptomen tot screening) (weken) | 9,6 (5,29) | 9,2 (6,11) | 11,1 (4,92) |
| Gemiddelde score in de uitgangssituatie (SD) op de CHOP INTEND (punten) | 20,9 (10,23) | 19,9 (9,63) | 23,6 (5,84) |
Het primaire eindpunt, de gemiddelde verandering in de score op de CHOP INTEND op dag 183 ten opzichte van de score in de uitgangssituatie, was statistisch significant groter in de groep met 50/28 mg (verbetering van 15,1 punt) vergeleken met de gematchte sham-groep verslechtering van 11,1 punt) (verschil kleinste kwadratengemiddelde: 26,19 punten [95%-BI: 20,7; 31,7] p < 0,0001).
De verandering in de CHOP INTEND-score op dag 302 ten opzichte van de score in de uitgangssituatie was getalsmatig groter in de groep met 50/28 mg dan in de groep met 12 mg op basis van het verschil in rangorde, maar dit verschil was niet statistisch significant op basis van de samengevoegde rangorde-toets (joint rank test, JRT) (verschil kleinste kwadratengemiddelde in rangorde (1,00 [95%-BI: -9,290; 11,299]; JRT p = 0,8484). De verandering in kleinste kwadratengemiddelde op dag 302 ten opzichte van de uitgangssituatie op basis van ANCOVA-analyse met meervoudige imputatie was getalsmatig groter in de groep met 12 mg; groep met 50/28 mg (verbetering van 19,6 punten), groep met 12 mg (verbetering van 21,6 punten; [95%-BI: 16,5; 22,8]) (verschil kleinste kwadratengemiddelde -1,94 [7,77; 3,88]).
In een aanvullende analyse, vergelijkbaar met het primaire eindpunt in onderzoek CS3B, voldeed 60% van de patiënten in de groep met 50/28 mg en 44% van de patiënten in de groep met 12 mg op dag 302 aan de definitie voor responders volgens HINE sectie 2 (HINE-2). De verandering in motorische mijlpaal volgens HINE-2 vanaf de uitgangssituatie tot dag 302 was getalsmatig groter in de groep met 50/28 mg (verbetering van 5,9 punten) dan in de groep met 12 mg (verbetering van 5,3 punten) (verschil in kleinste kwadratengemiddelde 0,58 [1,89; 3,04]), maar deze verschillen waren niet statistisch significant.
Vergeleken met de schijnbehandeling voldeed een statistisch significant groter gedeelte van de patiënten in de groep met 50/28 mg op dag 183 aan de definitie voor responders volgens HINE sectie 2 (HINE-2) (58% vs. 0%; p < 0,0001) (Tabel 5).
Tabel 5: Motorische uitkomsten in de groep met 50/28 mg t.o.v. de groep met 12 mg en de groep met 50/28 mg t.o.v. de gematchte sham-groep – onderzoek SM203, deel B: eerste symptomen op zuigelingenleeftijd
| Werkzaamheidsparameter | Spinraza groep met 50/28 mg (n = 50) | Gematchte sham-groep van onderzoek CS3B (n = 20) | Verschillen tussen de groepen (95%-BI) |
CHOP INTEND Kleinste kwadratengemiddelde (95%-BI) voor gerangschikte score, verandering vanaf de uitgangssituatie tot dag 183 Verandering in kleinste kwadratengemiddelde (95%-BI) vanaf de uitgangssituatie tot dag 1831,2 | 42,9 (38,7; 47,2) 15,1 (12,4; 17,8) | 16,9 (10,1; 23,7) -11,1 (-15,9; -6,2) | 26,06 (17,94; 34,17) p < 0,00013 26,1 (20,7; 31,7)2 |
Responder volgens HINE-25 Percentage dat op dag 183 de criteria voor responder voor een motorische mijlpaal had bereikt | 29 (58%) | 0 (0%) | 58% (39,5; 71,8)4 p < 0,0001 |
Totale score HINE-2 Kleinste kwadratengemiddelde (95%-BI) voor gerangschikte score, verandering vanaf de uitgangssituatie tot dag 183 Verandering in kleinste kwadratengemiddelde (95%-BI) op de totale score op HINE-2 vanaf de uitgangssituatie tot dag 1831,2 | 43,1 (39,0; 47,2) 3,7 (3,0; 4,4) | 16,5 (9,9; 23,0) -0,2 (-1,5; 1,0) | 26,67 (18,81; 35,53) p < 0,00013 3,94 (2,46; 5,42)2 |
1 ANCOVA en meervoudige imputatie gebruikt
2 Verschil in kleinste kwadratengemiddelde
3 Joint rank test
4 Exacte toets van Fisher
5 Definitie van responder: een toename van ≥ 2 punten [of maximale score] in het vermogen om te schoppen, of een toename van ≥ 1 punt in de motorische mijlpalen hoofdbeheersing, rollen, zitten, kruipen, staan of lopen, en in meer categorieën van motorische mijlpalen verbetering dan verslechtering, geldt voor deze primaire analyse als responder.
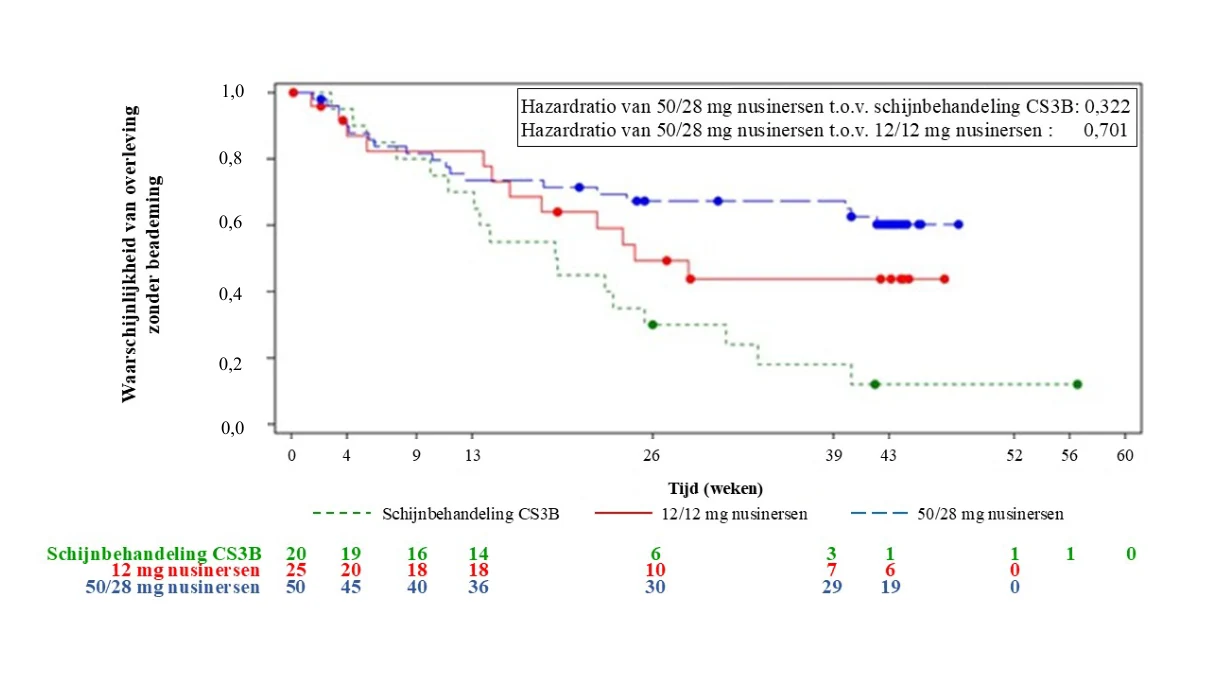
Bij de groep met 50/28 mg was er een daling van 29,9% ten opzichte van de groep met 12 mg (p = 0,2775) en een nominaal statistisch significante daling van 68% in het risico op overlijden of permanente beademing ten opzichte van de gematchte sham-groep (p = 0,0006). De mediane tijd tot overlijden of permanente beademing werd niet bereikt in de groep met 50/28 mg, was 24,7 weken in de groep met 12 mg en 19,1 weken in de gematchte sham-groep. Vergelijkbare waarnemingen werden gedaan voor de algehele overleving (Figuur 2).
Figuur 2: Deel B: SMA met de eerste symptomen op zuigelingenleeftijd: Kaplan-Meier-curves voor de tijd tot overlijden of permanente beademing (voorvallen beoordeeld door de beoordelingscommissie (Event Adjudication Committee, EAC)): ITT, set met gematchte schijnbehandeling
Eerste symptomen op latere leeftijd
Deel B van onderzoek SM203 werd uitgevoerd met 24 patiënten met SMA die zich op latere leeftijd manifesteerde (de meerderheid van de patiënten had 3 kopieën van SMN2; eerste symptomen na de leeftijd van 6 maanden) die in een verhouding van 2:1 waren gerandomiseerd naar het schema met 50/28 mg (n = 16) of het schema met 12 mg (n = 8). De analyses waren vooraf gespecificeerd voor het vergelijken van het schema van 50/28 mg met de gematchte sham-groep van onderzoek CS4. Het onderscheidend vermogen van de analyses was niet voldoende voor het detecteren van significante verschillen tussen de behandelingsgroepen.
De demografische kenmerken in de uitgangssituatie van de groep met 50/28 mg, de gematchte behandelingsgroep en de gematchte sham-groep waren over het algemeen vergelijkbaar, met uitzondering van de leeftijd bij de eerste dosis. De gemiddelde leeftijd (SD) bij de eerste dosis was 6,1 (3,0) jaar voor de groep met 50/28 mg, 5,7 (3,0) jaar voor de groep met 12 mg en 5,13 (1,8) jaar voor de gematchte sham-groep.
De verandering in HFMSE-score vanaf de uitgangssituatie tot dag 302 (kleinste kwadratengemiddelde [95%-BI]) was getalsmatig groter in de groep met 50/28 mg (3,3 [1,5; 5,0]) dan in de groep met 12 mg (2,6 [0,2; 5,1]) (verschil in kleinste kwadratengemiddelde: 0,63 [-2,5; 3,8]; p = 0,70). De verandering in HFMSE-score vanaf de uitgangssituatie tot dag 279 was getalsmatig ook groter in de groep met 50/28 mg dan in de gematchte sham-groep van onderzoek CS4 (verschil in kleinste kwadratengemiddelde: 3,2 [0,2; 6,2]; p = 0,037).
De verandering in de score op de Revised Upper Limb Module (RULM) vanaf de uitgangssituatie tot dag 302 (kleinste kwadratengemiddelde [95%-BI]) was getalsmatig groter in de groep met 50/28 mg (2,5 [0,7; 4,2]) dan in de groep met 12 mg (1,8 [-0,8; 4,4]), maar dit verschil was niet statistisch significant (p = 0,66). De verandering in RULM-score vanaf de uitgangssituatie tot dag 279 was getalsmatig ook groter in de groep met 50/28 mg dan in de gematchte sham-groep van onderzoek CS4 (verschil in kleinste kwadratengemiddelde: 1,7 [-0,2; 3,5]; p = 0,076).
Deel C van onderzoek SM203 was een open-label cohort waarin 40 patiënten van 4-65 jaar waren opgenomen met 1-4 kopieën van SMN2 die waren overgeschakeld van het schema met 12 mg op het schema met 50/28 mg. De patiënten kregen één dosis van 50 mg gevolgd door twee onderhoudsdoses van 28 mg (met een tussenperiode van 4 maanden).
Twee patiënten (5%) hadden de eerste symptomen op zuigelingenleeftijd en 38 patiënten (95%) hadden de eerste symptomen op latere leeftijd. Op het moment van de eerste oplaaddosis van 50 mg waren zestien patiënten jonger dan 18 jaar en 24 patiënten ouder dan 18 jaar. De mediane leeftijd (bereik) op het moment van de eerste symptomen van SMA was 24 (4 tot 192) maanden. De mediane tijd (bereik) dat patiënten het behandelingsschema met 12 mg Spinraza hadden gekregen, was 3,9 jaar (1; 5). In de uitgangssituatie konden 21 patiënten (53%) 15 stappen zelfstandig lopen.
De deelnemers vertoonden een gemiddelde verbetering van de HFMSE-score van 1,8 punten (SD 3,99) vanaf de uitgangssituatie tot dag 302, met een gemiddelde verbetering van 2,3 punten (SD 3,95) in de subgroep bestaande uit volwassenen (n = 24). In totaal had 53% van de patiënten (n = 38) een stijging van de HFMSE-score vanaf de uitgangssituatie tot dag 302.
Op de RULM vertoonden de deelnemers een gemiddelde verbetering van 1,2 punten (SD 2,14) vanaf de uitgangssituatie tot dag 302, met een verbetering van 0,9 punten (SD 1,89) in de subgroep van volwassenen. Van de deelnemers die de mogelijkheid hadden om verbetering te tonen (een lagere uitgangsscore dan de maximale te behalen score; n = 26) had 62% een stijging van de RULM-score vanaf de uitgangssituatie tot dag 302.
Symptomatische patiënten behandeld met het schema met Spinraza 12 mg
Eerste symptomen op zuigelingenleeftijd
Het onderzoek CS3B (ENDEAR) was een gerandomiseerd, dubbelblind fase 3-onderzoek met een controle bestaande uit een schijnbehandeling (sham), uitgevoerd bij 121 symptomatische zuigelingen ≤ 7 maanden oud bij wie SMA was vastgesteld (symptomen deden zich voor het eerst voor op een leeftijd jonger dan 6 maanden). CS3B was opgezet ter beoordeling van het effect van Spinraza op de motorische functie en de overleving. Patiënten werden gerandomiseerd in een verhouding van 2:1 naar een groep die Spinraza 12 mg kreeg (volgens het goedgekeurde doseringsschema) of een controlegroep die de schijnbehandeling kreeg; de duur van de behandeling varieerde van 6 tot 442 dagen.
De mediane leeftijd waarop de klinische klachten en symptomen van SMA zich voor het eerst voordeden, was 6,5 weken voor patiënten die Spinraza 12 mg kregen en 8 weken voor patiënten die de schijnbehandeling kregen; 99% van de patiënten had 2 kopieën van het SMN2-gen, en bij deze patiënten werd het daarom hoogstwaarschijnlijk geacht dat zij SMA-type I zouden ontwikkelen. De mediane leeftijd waarop de patiënten hun eerste dosis kregen was 164,5 dagen voor patiënten die de behandeling kregen, en 205 dagen voor patiënten die de schijnbehandeling kregen. De ziektekenmerken in de uitgangssituatie waren grotendeels vergelijkbaar bij patiënten die Spinraza 12 mg kregen en bij patiënten die de schijnbehandeling kregen, behalve dat onder de patiënten die Spinraza 12 mg kregen er, in vergelijking met de patiënten die de schijnbehandeling kregen, in de uitgangssituatie een hoger percentage was met een paradoxale ademhaling (89% vs. 66%), pneumonie of respiratoire symptomen (35% vs. 22%), moeite met slikken of voedingsproblemen (51% vs. 29%) en een noodzaak tot ademhalingsondersteuning (26% vs. 15%).
Bij de definitieve analyse was er een statistisch significant hoger percentage patiënten die de definitie van responder voor een motorische mijlpaal bereikten in de groep die Spinraza 12 mg had gekregen (51%) ten opzichte van de controlegroep die de schijnbehandeling had gekregen (0%) (p< 0,0001). Het primaire eindpunt dat werd beoordeeld was de tijd tot overlijden of tot permanente beademing (≥ 16 uur beademing/dag continu gedurende > 21 dagen in afwezigheid van een acuut reversibel voorval of tracheostomie). Er werden statistisch significante effecten waargenomen bij patiënten in de groep die Spinraza 12 mg kreeg ten opzichte van patiënten in de controlegroep die de schijnbehandeling kreeg wat betreft de voorvalvrije overleving, de algehele overleving, het percentage patiënten bij wie de definitie van responder voor een motorische mijlpaal werd bereikt, en het percentage patiënten met een verbetering van ten minste 4 punten ten opzichte van de uitgangswaarde van de score op de CHOP INTEND (Tabel 6).
Van de set patiënten in het onderzoek op basis waarvan de werkzaamheid werd beoordeeld (werkzaamheidsset) hadden 18 patiënten (25%) in de groep die Spinraza 12 mg kreeg en 12 patiënten (32%) in de controlegroep die de schijnbehandeling kreeg, permanente beademing nodig. Van deze patiënten waren er 6 patiënten (33%) in de groep die Spinraza 12 mg kreeg en 0 patiënten (0%) in de controlegroep die de schijnbehandeling kreeg die voldeden aan de criteria voor responder voor een motorische mijlpaal die in het protocol waren gedefinieerd.
Tabel 6: Primaire en secundaire eindpunten bij de definitieve analyse – onderzoek CS3B
| Werkzaamheidsparameter | Patiënten behandeld met Spinraza 12 mg | Patiënten in de sham-controlegroep |
| Overleving | ||
Voorvalvrije overleving2 Aantal patiënten dat overleed of permanente beademing kreeg Hazardratio (95%-BI) p-waarde6 | 31 (39%) | 28 (68%) |
0,53 (0,32 - 0,89) p = 0,0046 | ||
Algehele overleving2 Aantal patiënten dat overleed Hazardratio (95%-BI) p-waarde6 | 13 (16%) | 16 (39%) |
0,37 (0,18 – 0,77) p = 0,0041 | ||
| Motorische functie | ||
Motorische mijlpaal3 Percentage dat de vooraf gedefinieerde criteria voor responder voor een motorische mijlpaal bereikte (HINE sectie 2)4,5 Percentage op dag 183 Percentage op dag 302 Percentage op dag 394 Percentage met verbetering in totale score voor motorische mijlpaal Percentage met verslechtering in totale score voor motorische mijlpaal | 37 (51%)1 p < 0,0001 41% 45% 54% 49 (67%) 1 (1%) | 0 (0%) 5% 0% 0% 5 (14%) 8 (22%) |
| Werkzaamheidsparameter | Patiënten behandeld met Spinraza 12 mg | Patiënten in de sham-controlegroep |
CHOP INTEND3 Percentage bij wie een verbetering van 4 punten werd bereikt Percentage bij wie een verslechtering van 4 punten werd bereikt Percentage met verbetering, in welke mate dan ook Percentage met verslechtering, in welke mate dan ook | 52 (71%) p < 0,0001 2 (3%) 53 (73%) 5 (7%) | 1 (3%) 17 (46%) 1 (3%) 18 (49%) |
1 Het CS3B-onderzoek werd gestopt na een positieve statistische analyse van het primaire eindpunt bij tussentijdse analyse (statistisch significant hoger percentage patiënten dat de definitie van responder voor een motorische mijlpaal bereikte in de groep die Spinraza 12 mg had gekregen (41%) ten opzichte van de controlegroep die de schijnbehandeling had gekregen (0%) (p < 0,0001)).
2 Bij de definitieve analyse werden de voorvalvrije overleving en de algehele overleving beoordeeld aan de hand van de 'intent-to-treat' (ITT)-populatie (ITT voor Spinraza 12 mg n=80; voor de sham-controlegroep n=41). 3 Bij de definitieve analyse werden de analyses van de CHOP INTEND-score en de motorische mijlpalen uitgevoerd op de werkzaamheidsset (Spinraza 12 mg n=73; sham-controlegroep n=37).
4 Beoordeeld bij het laatst afgelegde onderzoeksbezoek op dag 183, dag 302 of dag 394.
5 Volgens sectie 2 van het Hammersmith Infant Neurological Examination (HINE): een toename van ≥ 2 punten (of maximale score) op vermogen te schoppen, óf een toename van ≥ 1 punt op de motorische mijlpalen met betrekking tot hoofdbewegingen, rollen, zitten, kruipen, staan, of lopen, én verbetering in meer categorieën van motorische mijlpalen dan verslechtering, geldt voor deze primaire analyse als responder.
6 Gebaseerd op log-ranktest, gestratificeerd naar duur van de ziekte.
De mate van verbetering wat betreft de CHOP INTEND is weergegeven in Figuur 3 (verandering ten opzichte van de score in de uitgangssituatie voor elke proefpersoon).
Figuur 3: Verandering in CHOP INTEND van de uitgangssituatie tot het laatst afgelegde onderzoeksbezoek op dag 183, dag 302 of dag 394 – ENDEAR-onderzoek /CS3B (werkzaamheidsset, WS)
Opmerking 1: Kortste staven op de nullijn geven een waarde van 0 aan.
Opmerking 2: Van de 110 patiënten in de werkzaamheidsset overleden er 29 patiënten (13 (18%) in de groep die Spinraza kreeg en 16 (43%) in de controlegroep) en werden 3 patiënten teruggetrokken vanwege een andere reden dan overlijden (2 (3%) in de groep die Spinraza kreeg en 1 (3%) in de controlegroep); deze patiënten zijn daarom niet meegenomen in deze analyse van de werkzaamheidsset (WS).
Aan het einde van onderzoek CS3B werden 89 patiënten (Spinraza: n=65; sham-controle: n=24) in onderzoek CS11 (SHINE) opgenomen om langdurige opvolging van deze patiënten mogelijk te maken. Onderzoek CS11 is een open-labelvervolgonderzoek voor patiënten met SMA die eerder deelnamen aan andere klinische onderzoeken met Spinraza. De patiënten die in onderzoek CS3B waren gerandomiseerd naar Spinraza en met inbegrip van de verlenging van de behandeling met Spinraza in onderzoek CS11, ontvingen de medicatie gedurende 6 tot 3043 dagen (mediaan 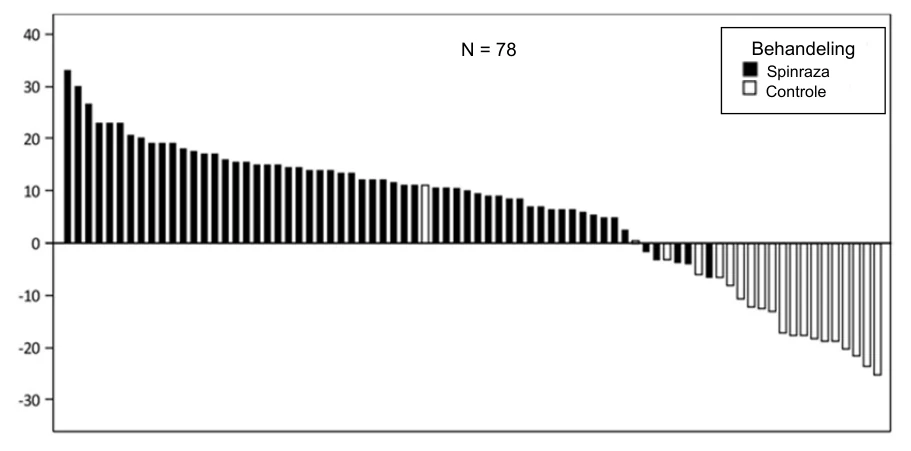 2443 dagen). De patiënten die in onderzoek CS3B waren gerandomiseerd naar de sham-controle en die in onderzoek CS11 begonnen met de behandeling met Spinraza, ontvingen de medicatie gedurende 65 tot 2520 dagen (mediaan 2090 dagen).
Er werden verbeteringen van de motorische functie waargenomen bij patiënten die Spinraza bleven gebruiken na onderzoek CS3B en bij patiënten die de behandeling met Spinraza inzetten in onderzoek CS11 (Figuur 5). De grootste verbetering werd waargenomen bij degenen bij wie de behandeling eerder werd ingezet. Ten tijde van het laatste bezoek van het onderzoek was de meerderheid van de patiënten nog in leven na het inzetten van de behandeling met Spinraza in onderzoek CS3B of onderzoek CS11.
Patiënten bij wie de behandeling met Spinraza werd ingezet in onderzoek CS3B hadden een mediane leeftijd van 5,5 maanden (bereik 1,7 tot 14,9 maanden). Vanaf het moment van het inzetten van de behandeling met Spinraza en met inbegrip van de verlenging van de behandeling in onderzoek CS11, bedroeg de mediane tijd tot overlijden of permanente beademing 1,4 jaar. Aan het einde van onderzoek CS11 waren 60 van de 81 patiënten (74%) in leven en gold voor 41 van de 81 patiënten (51%) dat zij in leven waren zonder permanente beademing van onderzoek CS11. Vanaf het inzetten van de behandeling met Spinraza tot het opvolgingsbezoek op respectievelijk dag 394 en dag 2198 verbeterde de gemiddelde totale score voor de motorische-functiemijlpaal volgens HINE-2 met 5,3 punten (SD 4,6; n=52) en verbeterde de CHOP INTEND-score met 18,4 punten (SD 14,7; n=38).
Patiënten die in onderzoek CS3B waren gerandomiseerd naar sham-controle en die in onderzoek CS11 begonnen met de behandeling met Spinraza, hadden een gemiddelde leeftijd van 17,8 maanden (bereik 10,1 tot 23,0 maanden). Voordat de behandeling met Spinraza werd ingezet, voldeden 12 van de 24 patiënten aan de definitie van permanente beademing van onderzoek CS11. De mediane tijd tot overlijden of permanente beademing bedroeg 2,76 jaar vanaf het inzetten van de behandeling met Spinraza in onderzoek CS11. Aan het einde van onderzoek CS11 waren 19 van de 24 patiënten (79%) in leven en gold voor 6 van de 12 patiënten (50%) dat zij in leven waren zonder permanente beademing. Van de uitgangssituatie van onderzoek CS11 tot het opvolgingsbezoek op respectievelijk dag 394 of dag 2198 werd een verbetering waargenomen in de gemiddelde totale score voor de motorische-functiemijlpaal van 1,4 (SD 1,8; n=12) en in de CHOP INTEND-scores van 11,5 (SD 12,2; n=10).
Deze resultaten worden ondersteund door een open-label fase 2-onderzoek bij symptomatische patiënten bij wie SMA was gediagnosticeerd (CS3A). De mediane leeftijd waarop de klinische klachten en symptomen van SMA zich voor het eerst voordeden was 56 dagen en de patiënten hadden 2 kopieën van het SMN2-gen (n=17) of 3 kopieën van het SMN2-gen (n=2) (bij 1 patiënt was het aantal kopieën van het SMN2-gen niet bekend). Bij de patiënten in dit onderzoek werd het hoogstwaarschijnlijk geacht dat zij SMA-type I zouden ontwikkelen. De mediane leeftijd waarop zij de eerste dosis kregen was 162 dagen.
Het primaire eindpunt was het percentage patiënten dat verbetering vertoonde in één of meer categorieën van motorische mijlpalen (volgens sectie 2 van het Hammersmith Infant Neurological Examination (HINE): een toename van ≥ 2 punten (of maximale score) op vermogen te schoppen of dingen bewust vast te pakken, of een toename van ≥ 1 punt op de motorische mijlpalen met betrekking tot hoofdbewegingen, rollen, zitten, kruipen, staan, of lopen). Twaalf van de 20 patiënten (60%) in het onderzoek bereikte het primaire eindpunt, met een verbetering wat betreft het gemiddelde bereiken van motorische mijlpalen in de loop van de tijd. Er werd een verbetering waargenomen in de gemiddelde CHOP INTEND-score in de loop van de tijd op dag 1072 ten opzichte van de uitgangssituatie (gemiddelde verandering 21,30). In totaal behaalden 11 van de 20 patiënten (55%) het eindpunt van een toename ≥ 4 punten op de totale CHOP INTEND-score ten tijde van het laatste onderzoeksbezoek. Van de 20 in het onderzoek opgenomen patiënten waren er tijdens het laatste bezoek 11 (55%) in leven en zonder permanente beademing. Tijdens het onderzoek voldeden vier patiënten aan de criteria voor permanente beademing en overleden vijf patiënten.
Eerste symptomen op latere leeftijd
Het onderzoek CS4 (CHERISH) was een gerandomiseerd, dubbelblind fase 3-onderzoek met een controle bestaande uit een schijnbehandeling dat is uitgevoerd bij 126 symptomatische patiënten met SMA die later begon (symptomen deden zich voor het eerst voor na de leeftijd van 6 maanden). Patiënten werden gerandomiseerd in een verhouding van 2:1 naar een groep die Spinraza 12 mg kreeg (3 oplaaddoses en onderhoudsdoses om de 6 maanden) of een controlegroep die een schijnbehandeling kreeg; de duur van de behandeling varieerde van 324 tot 482 dagen. De mediane leeftijd bij screening was 3 jaar, en de mediane leeftijd waarop de klinische klachten en symptomen van SMA zich voor het eerst voordeden was 11 maanden. De meerderheid van de patiënten (88%) heeft 3 kopieën van het SMN2-gen (8% heeft 2 kopieën, 2% heeft 4 kopieën en 2% heeft een onbekend aantal kopieën). In de uitgangssituatie hadden patiënten een gemiddelde score van 21,6 op de Hammersmith Functional Motor Scale Expanded (HFMSE), een gemiddelde Revised Upper Limb Module (RULM) van 19,1, hadden allen bereikt dat ze zelfstandig konden zitten en had geen enkele patiënt bereikt om zelfstandig te kunnen lopen. Bij de patiënten in dit onderzoek werd het hoogstwaarschijnlijk geacht dat zij SMA-type II of III zouden ontwikkelen. De ziektekenmerken in de uitgangssituatie waren over het algemeen vergelijkbaar, met uitzondering van een onbalans in het percentage patiënten dat ooit in staat was geweest zonder ondersteuning te staan (13% van de patiënten in de groep die Spinraza 12 mg kreeg en 29% in de groep die de schijnbehandeling kreeg) of met ondersteuning te lopen (24% van de patiënten in de groep die Spinraza 12 mg kreeg en 33% in de groep die de schijnbehandeling kreeg).
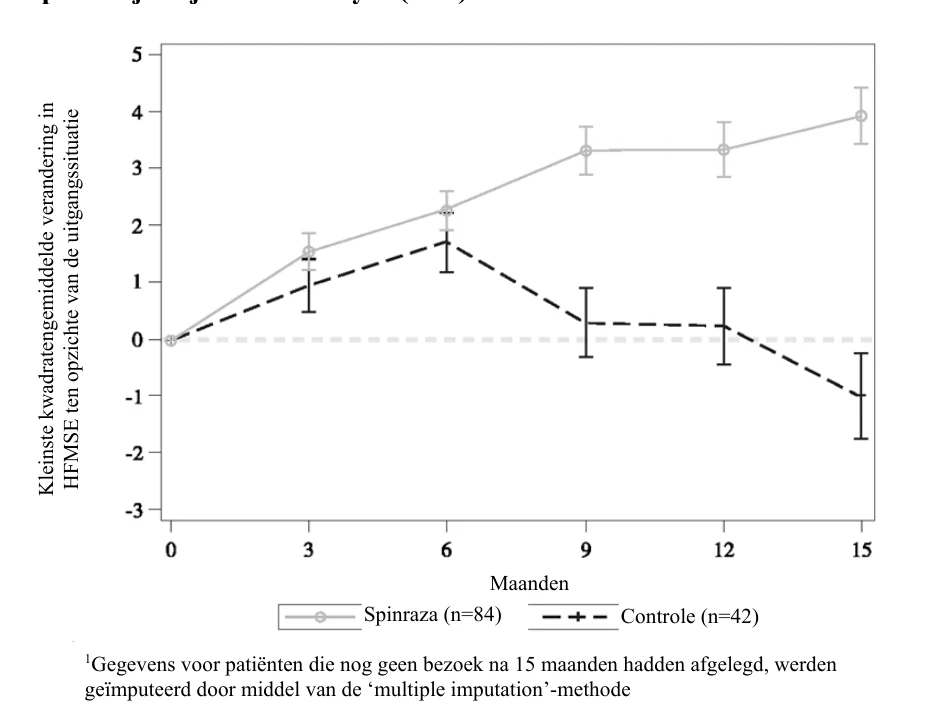
Bij de eindanalyse werd na 15 maanden een statistisch significante verbetering in HFMSE-score ten opzichte van de uitgangssituatie waargenomen in de groep die Spinraza 12 mg kreeg, vergeleken met de sham-controlegroep (Tabel 7, Figuur 4). De analyse werd uitgevoerd op de ITT-populatie (Spinraza 12 mg: n=84; sham-controlegroep: n=42), en HFMSE-gegevens na de uitgangssituatie voor patiënten die nog geen bezoek na 15 maanden hadden afgelegd, werden geïmputeerd door middel van de ‘multiple imputation’-methode. Bij een analyse van de subset van patiënten in de ITT-populatie met waargenomen waarden in maand 15 werden consistente, statistisch significante resultaten gevonden. Van de patiënten met waargenomen waarden in maand 15 had een groter percentage met Spinraza 12 mg behandelde personen een verbetering (respectievelijk 73% en 41%) en had een kleiner percentage met Spinraza 12 mg behandelde personen een verslechtering (respectievelijk 23% en 44%) in totale HFMSE-score in vergelijking met de sham-controlegroep. Secundaire eindpunten, waaronder functionele maatstaven en het bereiken van motorische mijlpalen volgens de WHO, werden formeel statistisch getest en staan in Tabel 7.
Het sneller inzetten van de behandeling na het optreden van de eerste symptomen leidde tot eerdere en sterkere verbetering van de motorische functie dan het later inzetten van de behandeling; bij beide groepen trad echter een gunstig effect op vergeleken met de sham-controlegroep.
Tabel 7: Primaire en secundaire eindpunten bij de eindanalyse – onderzoek CS41
Patiënten behandeld met Spinraza 12 mg | Patiënten in de sham-controlegroep | |
HFMSE-score Verandering ten opzichte van uitgangssituatie in totale HFMSE-score na 15 maanden1,2,3 Percentage patiënten met een verbetering van ten minste 3 punten vanaf de uitgangssituatie tot maand 152 | 3,9 (95%-BI: 3,0 – 4,9) p = 0,0000001 56,8% (95%-BI: 45,6 – 68,1) p = 0,00065 | -1,0 (95%-BI: -2,5 – 0,5) 26,3% (95%-BI: 12,4 – 40,2) |
RULM Gemiddelde verandering in totale RULM-score na 15 maanden ten opzichte van uitgangssituatie2,3 | 4,2 (95%-BI: 3,4 – 5,0) p = 0,00000016 | 0,5 (95%-BI: -0,6 – 1,6) |
Patiënten behandeld met Spinraza 12 mg | Patiënten in de sham-controlegroep | |
Motorische mijlpalen volgens de WHO Percentage patiënten dat na 15 maanden nieuwe motorische mijlpalen had bereikt4 | 19,7% (95%-BI: 10,9 – 31,3) p = 0,0811 | 5,9% (95%-BI: 0,7 – 19,7) |
1 CS4 is stopgezet na een positieve statistische analyse van het primaire eindpunt bij de tussentijdse analyse (statistisch significante verbetering ten opzichte van de HFMSE-score in de uitgangssituatie werd waargenomen bij patiënten die behandeld waren met Spinraza 12 mg vergeleken met de controlepatiënten die een schijnbehandeling hadden gekregen (Spinraza 12 mg ten opzichte van sham-controlegroep: 4,0 versus -1,9; p = 0,0000002)).
2 Beoordeeld aan de hand van de ‘intent-to-treat’-populatie (Spinraza 12 mg n=84; sham-controlegroep n=42); gegevens voor patiënten die nog geen bezoek na 15 maanden hadden afgelegd, werden geïmputeerd door middel van de ‘multiple imputation’-methode.
3 Kleinste kwadratengemiddelde.
4 Beoordeeld aan de hand van de werkzaamheidsset na 15 maanden (Spinraza 12 mg n=66; sham-controlegroep n=34); analyses zijn gebaseerd op geïmputeerde gegevens wanneer er ontbrekende gegevens zijn.
5 Gebaseerd op logistische regressie met effect van behandeling en aanpassing voor de leeftijd van elke patiënt bij de screening en HFMSE-score in de uitgangssituatie.
6 Nominale p-waarde.
Figuur 4: Gemiddelde verandering in HFMSE-score ten opzichte van de uitgangssituatie in de loop der tijd bij de eindanalyse (ITT) – onderzoek CS4 1,2
Er werden na de voltooiing van onderzoek CS4 (CHERISH) 125 patiënten (83 Spinraza en 42 sham-controle) opgenomen in onderzoek CS11 (SHINE), waarin alle patiënten Spinraza 12 mg ontvingen. Bij de meerderheid van de patiënten die werden behandeld met Spinraza 12 mg trad stabilisatie of verbetering van de motorische functie op. De grootste verbetering werd waargenomen bij degenen bij wie de behandeling eerder werd begonnen.
Patiënten bij wie de behandeling met Spinraza werd ingezet in onderzoek CS4 hadden een mediane leeftijd van 4,1 jaar (bereik 2,1 tot 9,2 jaar). Vanaf het moment van het inzetten van de behandeling met Spinraza en met inbegrip van de verlenging van de behandeling in onderzoek CS11 ontvingen patiënten de medicatie gedurende een mediane tijd van 7,2 jaar (bereik 1,3 tot 8,4 jaar). Bij het opvolgingsbezoek op dag 2070 was de gemiddelde HFMSE-score toegenomen met 1,3 (SD 9,4; n=54) en was de gemiddelde RULM-score toegenomen met 6,4 (SD 6,5; n=54).
2 Foutenbalken geven +/- standaardfout weer
Bij patiënten die in onderzoek CS4 waren gerandomiseerd naar sham-controle werd de behandeling met Spinraza in onderzoek CS11 ingezet op een mediane leeftijd van 4,9 jaar (bereik 3,3 tot 9,0 jaar). Vanaf het moment van het inzetten van de behandeling met Spinraza in onderzoek CS11 ontvingen patiënten de medicatie gedurende een mediane tijd van 5,8 jaar (bereik 2,7 tot 6,7 jaar). Bij het opvolgingsbezoek op dag 2070 was de gemiddelde HFMSE-score afgenomen met 1,3 punten (SD 9,3; n=22) en was de gemiddelde RULM-score toegenomen met 4,2 punten (SD 4,4; n=23).
Het natuurlijk beloop van de ziekte bij patiënten met een vergelijkbare leeftijd en vergelijkbare klinische kenmerken vertoont daarentegen in de loop van de tijd een progressief verlies van motorische functie, met een geschatte gemiddelde afname in HFMSE-score van 6,6 punten gedurende een vergelijkbare periode van 5 jaar.
Deze resultaten worden ondersteund door 2 open-label onderzoeken (onderzoek CS2 en onderzoek CS12). De analyse werd uitgevoerd op 28 patiënten die hun eerste dosis hadden gekregen tijdens onderzoek CS2 en die daarna door waren gegaan met de verlengingsfase, onderzoek CS12. De deelnemers aan de onderzoeken waren patiënten die bij de eerste dosis 2 tot 15 jaar oud waren. Van de 28 patiënten waren er 3 die bij hun laatste onderzoeksbezoek ten minste 18 jaar oud waren. Eén van de 28 patiënten had 2 kopieën van het SMN2-gen, 21 hadden 3 kopieën en 6 patiënten hadden 4 kopieën.
De patiënten werden beoordeeld gedurende een behandelperiode van 3 jaar. Er werd een aanhoudende verbetering gezien bij patiënten met SMA-type II die een gemiddelde verbetering van de HFMSE-score ten opzichte van de uitgangssituatie hadden van 5,1 (SD 4,05; n=11) op dag 253 en 9,1 (SD 6,61; n=9) op dag 1050. De gemiddelde totale score bedroeg 26,4 (SD 11,91) op dag 253 en 31,3 (SD 13,02) op dag 1050; er werd geen plateau waargenomen. Bij patiënten met SMA-type III werd een gemiddelde verbetering van de HFMSE-score ten opzichte van de uitgangssituatie waargenomen van 1,3 (SD 1,87; n=16) op dag 253 en 1,2 (SD 4,64; n=11) op dag 1050. De gemiddelde totale score bedroeg 49,8 (SD 12,46) op dag 253 en 52,6 (SD 12,78) op dag 1050.
Bij patiënten met SMA-type II werd de Upper Limb Module-test uitgevoerd met een gemiddelde verbetering van 1,9 (SD 2,68; n=11) op dag 253 en 3,5 (SD 3,32; n=9) op dag 1050. De gemiddelde totale score bedroeg 13,8 (SD 3,09) op dag 253 en 15,7 (SD 1,92) op dag 1050.
De 6-minuten-looptest werd alleen uitgevoerd bij patiënten die konden lopen. Bij deze patiënten werd een gemiddelde verbetering gezien van 28,6 meter (SD 47,22; n=12) op dag 253 en 86,5 meter (SD 40,58; n=8) op dag 1050. De gemiddelde afstand bij de 6-minuten-looptest bedroeg 278,5 meter (SD 206,46) op dag 253 en 333,6 meter (SD 176,47) op dag 1050. Twee patiënten (type III) die eerder niet in staat waren zelfstandig te lopen, lukte het om zelfstandig te lopen, en één patiënt (type II) die niet kon lopen, lukte het om zelfstandig te lopen.
Er werd een aanvullend klinisch onderzoek, CS7 (EMBRACE), geopend voor patiënten die niet in aanmerking kwamen voor deelname aan onderzoek CS3B of onderzoek CS4 vanwege de screeningleeftijd of het aantal kopieën van het SMN2-gen. CS7 is een gerandomiseerd, dubbelblind fase 2-onderzoek met sham-procedure met symptomatische patiënten gediagnosticeerd met SMA die zich voor het eerst op zuigelingenleeftijd manifesteerde (≤ 6 maanden) of SMA die zich later manifesteerde (> 6 maanden) en 2 of 3 kopieën van het SMN2-gen (deel 1), met een langdurige open-labelvervolgfase (deel 2). In deel 1 van het onderzoek werden patiënten gedurende een mediaan van 302 dagen gevolgd.
Alle patiënten die Spinraza 12 mg ontvingen, waren in leven ten tijde van de vroegtijdige beëindiging van deel 1. Op onderzoeksdag 289 overleed echter één patiënt van de controlegroep. Bovendien had geen enkele patiënt in de groep met Spinraza 12 mg of de sham-controlegroep permanente beademing nodig. Van de 13 patiënten met SMA die zich voor het eerst op zuigelingenleeftijd manifesteerde, voldeden 7 van de 9 patiënten (78%; 95%-BI: 45, 94) in de groep met Spinraza 12 mg en 0 van de 4 patiënten (0%; 95%-BI: 0, 60) in de sham-controlegroep aan de criteria voor motorische-mijlpaalrespons (volgens HINE sectie 2: stijging van ≥ 2 punten [of maximale score] in vermogen om te schoppen OF stijging van ≥ 1 punt in motorische mijlpalen hoofdbeheersing, rollen, zitten, kruipen, staan of lopen en in meer categorieën van motorische mijlpalen verbetering dan verslechtering). Van de 8 patiënten met SMA die zich later manifesteerde, voldeden 4 van de 5 patiënten (80%; 95%-BI: 38, 96) in de groep met Spinraza 12 mg en 2 van de 3 patiënten (67%; 95%-BI: 21, 94) in de sham-controlegroep aan deze definitie van respons.
Volwassenen
Klinische bevindingen uit de praktijk ondersteunen de werkzaamheid van nusinersen om de motorische functie bij sommige volwassen patiënten met SMA-type II en III te stabiliseren of te verbeteren. In maand 14 van de behandeling met nusinersen 12 mg was het aantal patiënten met een klinisch betekenisvolle verbetering van de HFMSE-score ten opzichte van de uitgangssituatie (≥ 3 punten) 53 van de 129 patiënten, het aantal patiënten met klinisch betekenisvolle verbetering op de RULM (≥ 2 punten) was 28 van de 70 en onder lopers 25 van de 49 voor de 6-minuten-looptest (≥ 30 meter).
In deel C van onderzoek SM203, waarin de werkzaamheid en veiligheid werd beoordeeld bij patiënten die waren overgeschakeld op het doseringsschema met 50/28 mg, waren 24 volwassenen opgenomen (leeftijd ≥ 18 jaar) die gedurende een mediane tijd van 3,9 jaar de behandeling met 12 mg hadden gekregen. Na overschakelen vertoonden de deelnemers in de subgroep van volwassenen (n = 24) een gemiddelde verbetering van 2,3 punten (SD 3,95) in de HFMSE-score. Op de RULM vertoonden de deelnemers in de subgroep van volwassenen een verbetering van 0,9 punten (SD 1,89). Daarnaast hadden 14 van de 23 volwassenen (61%) een verbetering van de HFMSE-score op dag 302 ten opzichte van de uitgangssituatie, en hadden 8 van de 12 volwassenen (67%) die in de uitgangssituatie niet de maximale te behalen score hadden, een verbetering op dag 302.
De veiligheidsgegevens bij de volwassen populatie komen overeen met het bekende veiligheidsprofiel van nusinersen en met de comorbiditeiten die gepaard gaan met de onderliggende ziekte SMA.
Presymptomatische zuigelingen
Onderzoek CS5 (NURTURE) is een open-label onderzoek bij presymptomatische zuigelingen die genetisch gediagnosticeerd waren met SMA en die op een leeftijd van 6 weken of jonger in het onderzoek waren opgenomen. Bij de patiënten in dit onderzoek werd het hoogstwaarschijnlijk geacht dat zij SMA-type I of II zouden ontwikkelen. De mediane leeftijd waarop zij de eerste dosis kregen, was 22 dagen.
Er werd een tussentijdse analyse uitgevoerd toen patiënten gedurende een mediaan van 48,3 maanden (36,6 tot 57,1 maanden) aan het onderzoek deelnamen en een mediane leeftijd van 46,0 maanden (34,0 tot 57,1 maanden) ten tijde van het laatste bezoek hadden. Bij de tussentijdse analyse waren alle 25 patiënten (2 kopieën van het SMN2-gen, n=15; 3 kopieën van het SMN2-gen, n=10) in leven zonder permanente beademing. Het primaire eindpunt, de tijd tot overlijden of tot respiratoire interventie (gedefinieerd als continue invasieve of niet-invasieve beademing gedurende ≥ 6 uur/dag en ≥ 7 opeenvolgende dagen of een tracheostomie), kon niet worden geschat vanwege te weinig voorvallen. Voor vier patiënten (2 kopieën van het SMN2-gen) was continue respiratoire interventie > 6 uur/dag op ≥ 7 dagen nodig. Bij al deze patiënten werd de beademing begonnen tijdens een acute reversibele ziekte.
Patiënten bereikten mijlpalen die niet verwacht werden bij SMA-type I of II en die meer overeenstemmen met een normale ontwikkeling. Bij de tussentijdse analyse hadden alle 25 patiënten (100%) de motorische mijlpaal volgens de WHO voor zitten zonder ondersteuning bereikt, konden 23 patiënten (92%) lopen met hulp en konden 22 patiënten (88%) zelfstandig lopen. Bij 21 patiënten (84%) werd de maximale te behalen CHOP INTEND-score van 64 bereikt. Bij het laatste bezoek (dag 788) konden alle patiënten zuigen en slikken en behaalden 22 zuigelingen (88%) een maximale score voor HINE sectie 1.
Het aantal patiënten dat klinische manifestatie van SMA ontwikkelde werd bepaald tijdens het bezoek op dag 700. Criteria die in het protocol waren vastgelegd voor klinische manifestatie van SMA waren een voor de leeftijd gecorrigeerd lichaamsgewicht lager dan het vijfde percentiel volgens de WHO, een afname van 2 of meer grote percentielen in de gewichtsgroeicurve, plaatsing van een percutane maagsonde, en/of het niet bereiken van de verwachte WHO-mijlpalen voor hun leeftijd (zitten zonder ondersteuning, staan met hulp, kruipen op handen en knieën, lopen met hulp, zelfstandig staan en zelfstandig lopen). Op dag 700 voldeden 7 van de 15 patiënten (47%) met 2 kopieën van het SMN2-gen en 0 van de 5 patiënten (0%) met 3 kopieën van het SMN2-gen aan de in het protocol gedefinieerde criteria voor klinische manifestatie van SMA. Deze patiënten hadden echter een gewichtstoename en bereikten mijlpalen volgens de WHO, wat niet consistent is met SMA-type I. In Figuur 5 wordt een vergelijking getoond van het bereiken van motorische mijlpalen door patiënten met symptomatische SMA die zich voor het eerst op zuigelingenleeftijd manifesteerde, en presymptomatische SMA.
Figuur 5: Verandering in HINE motorische mijlpalen ten opzichte van het aantal onderzoeksdagen voor onderzoek CS3B (behandeld en sham-controlegroep), CS3A, CS5 en CS11
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van een enkele dosis en meerdere doses nusinersen, toegediend via intrathecale injectie, zijn vastgesteld bij pediatrische en volwassen patiënten die met SMA waren gediagnosticeerd.
Absorptie
Door intrathecale injectie van nusinersen in de cerebrospinale vloeistof (CSV) kan nusinersen zich volledig verspreiden vanuit de CSV naar de doelweefsels in het centraal zenuwstelsel (CZS). Uit de cumulatieve farmacokinetische gegevens met betrekking tot de CSV die zijn onderzocht voor het doseringsschema met 12 mg in onderzoek CS11 met blootstelling op lange termijn, bleek dat bij patiënten met SMA die zich voor het eerst op zuigelingenleeftijd manifesteerde en patiënten met SMA die zich later manifesteerde, de concentratie in de CSV gedurende ongeveer 9 jaar bleef accumuleren. 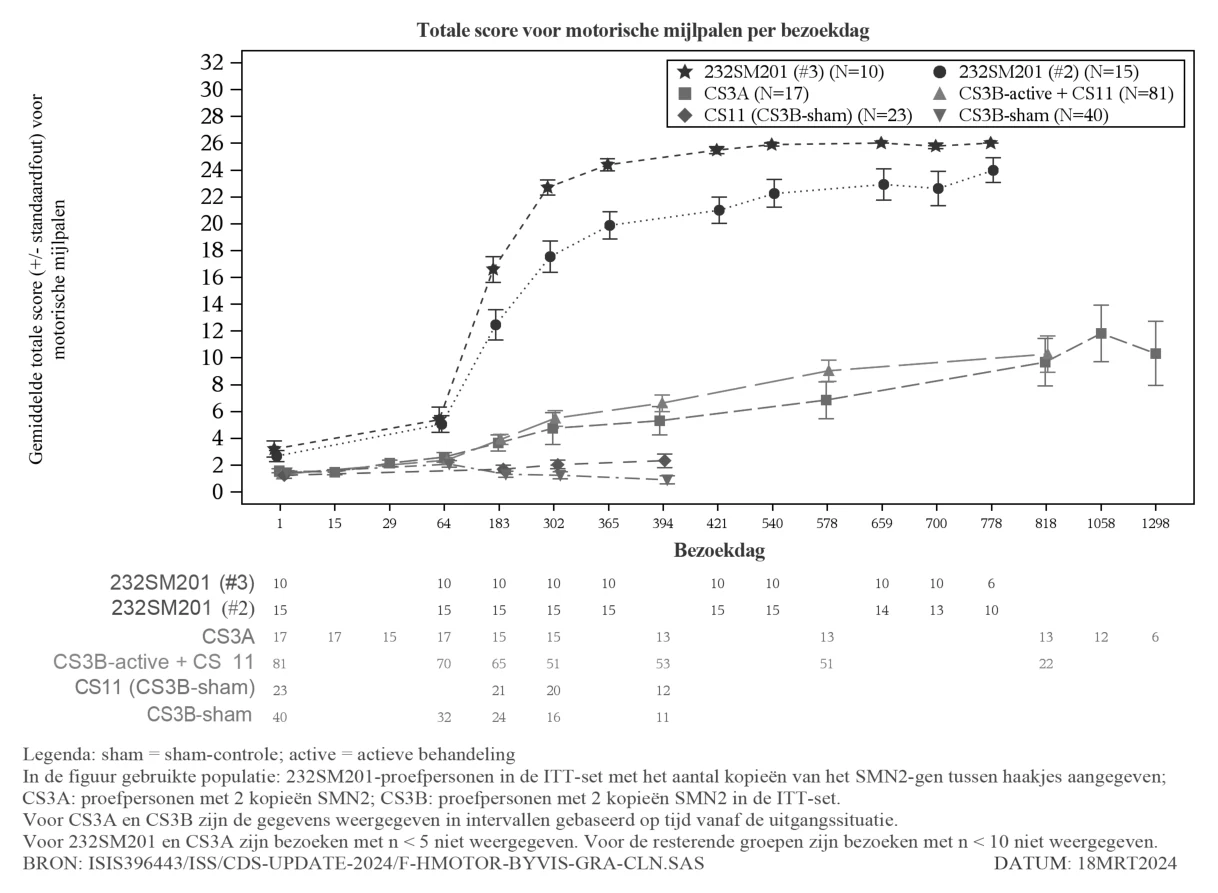
Een vergelijkbare trend in de accumulatie van de concentratie in de CSV werd ook waargenomen voor het doseringsschema met 50/28 mg in onderzoek SM203 en onderzoek SM302 aan de hand van de farmacokinetische gegevens die gedurende het gehele onderzoek waren verzameld.
Na intrathecale toediening waren de dalconcentraties van nusinersen in plasma relatief laag vergeleken met de dalconcentratie in de CSV. De mediane Tmax-waarden in plasma varieerden van 1,7 tot 6,0 uur. De gemiddelde Cmax-waarden en AUC-waarden in plasma namen ongeveer evenredig met de dosis toe voor het onderzochte dosisbereik. Er was geen accumulatie in de plasmablootstelling (gemeten op basis van Cmax en AUC) na meerdere doses.
Distributie
Uit autopsiegegevens bij patiënten (n=3) blijkt dat nusinersen na intrathecale toediening breed verspreid wordt door het CZS, waarbij therapeutische concentraties worden bereikt in de doelweefsels van het ruggenmerg. De aanwezigheid van nusinersen is ook aangetoond in neuronen en andere celtypen in het ruggenmerg en de hersenen, en in perifere weefsels zoals skeletspieren, lever en nier.
Biotransformatie
Nusinersen wordt langzaam en voornamelijk via exonuclease (3'- en 5')-gemedieerde hydrolyse gemetaboliseerd, en is geen substraat voor, of remmer of inductor van CYP450-enzymen.
Eliminatie
De gemiddelde terminale eliminatiehalfwaardetijd in de CSV wordt geschat op ongeveer 20 maanden. De voornaamste eliminatieroute is naar verwachting via uitscheiding van nusinersen en de metabolieten daarvan in de urine.
Interacties
In-vitro-onderzoeken hebben uitgewezen dat nusinersen geen inductor of remmer van het CYP450-gemedieerde oxidatieve metabolisme is en dat het daarom waarschijnlijk geen interactie aangaat met andere geneesmiddelen bij deze metabole routes. Nusinersen is geen substraat of remmer van de humane transporteiwitten BCRP, P-gp, OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3, of BSEP.
Kenmerken bij specifieke patiëntenpopulaties
Nier- en leverinsufficiëntie
De farmacokinetiek van nusinersen bij patiënten met nier- of leverinsufficiëntie is niet onderzocht. Het effect van lever- of nierinsufficiëntie als covariabelen kon niet grondig worden onderzocht in het farmacokinetische model bij de populatie doordat er zo weinig patiënten waren met klinisch relevante lever- of nierinsufficiëntie. Uit farmacokinetische analyses van de populatie bleek geen duidelijke correlatie tussen klinisch-chemische markers voor de lever- en nierfunctie en de variabiliteit tussen proefpersonen.
Ras
De meerderheid van de patiënten in de onderzoeken was blank. De farmacokinetische analyse van de populatie suggereert dat het onwaarschijnlijk is dat ras van invloed is op de farmacokinetiek van nusinersen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Genotoxiciteit/carcinogeniciteit
Er zijn geen aanwijzingen gevonden voor genotoxiciteit van nusinersen.
In een onderzoek naar de carcinogeniciteit werd nusinersen door middel van subcutane injectie toegediend aan mannetjes- en vrouwtjesmuizen in een dosis van 0, 5, 15 of 50 mg/kg, eenmaal per twee weken gedurende 2 jaar. Er werd een toename in de incidentie van vasculaire tumoren (combinatie van hemangioom en hemangiosarcoom) waargenomen bij de dosis van 50 mg/kg.
Er werden geen aanwijzingen waargenomen voor oncogene effecten door nusinersen bij dosisniveaus tot 15 mg/kg. Bij de dosis op jaarbasis ging deze dosis gepaard met een AUC0-24 in serum die een factor 30 hoger is dan de klinische serumblootstelling bij een onderhoudsdosis van 28 mg.
Reproductietoxiciteit
Er zijn onderzoeken gedaan naar de reproductietoxiciteit met subcutane toediening van nusinersen aan muizen en konijnen. Er werd geen effect gezien op de mannelijke of vrouwelijke vruchtbaarheid, of op de embryonale/foetale ontwikkeling of pre-/postnatale ontwikkeling.
Toxicologie
In toxiciteitsonderzoeken met herhaalde toediening bij juveniele cynomolgus-apen (gecombineerde onderzoeken van 6 weken en 13 weken, 14 weken en 53 weken) veroorzaakte intrathecale toediening van nusinersen bij de onderzochte doses geen nadelige toxische effecten.
Bij een aantal individuele apen deden zich een acuut uitblijven van de lage ruggenmergreflexen van voorbijgaande aard, een beperkt gebruik van de ledematen en/of ongecoördineerde beweging voor. Deze effecten werden waargenomen binnen enkele uren na toediening, verdwenen binnen 48 uur en werden niet als nadelig beschouwd.
In het toxicologisch onderzoek van 53 weken bij juveniele apen werd nusinersen onderzocht bij dosisniveaus tot 4 mg per dosis, wat overeenkomt met 40 mg per intrathecale dosis bij patiënten en wat gedurende één jaar resulteert in een cumulatieve dosis die een factor 6,2 hoger was dan de klinische onderhoudsdosis nusinersen van 28 mg (drie onderhoudsdoses per jaar).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumdiwaterstoffosfaatdihydraat
Dinatriumfosfaat
Natriumchloride
Kaliumchloride
Calciumchloridedihydraat
Magnesiumchloridehexahydraat
Natriumhydroxide (voor aanpassing pH)
Zoutzuur (voor aanpassing pH)
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
5 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht. Als er geen koeling beschikbaar is, kan Spinraza in de oorspronkelijke doos, beschermd tegen licht, maximaal 14 dagen bij een temperatuur van 30°C of lager bewaard worden.
Indien nodig kunnen voorafgaand aan toediening ongeopende injectieflacons met Spinraza uit de koelkast worden verwijderd en terug in de koelkast worden geplaatst. Indien een injectieflacon uit de oorspronkelijke doos wordt verwijderd, mag de totale opgetelde tijd buiten de koelkast niet meer dan 30 uur zijn, bij een temperatuur die niet hoger is dan 25°C.
6.5 Aard en inhoud van de verpakking
Spinraza 12 mg
Injectieflacon voor eenmalig gebruik van type 1-glas met een grijze broombutylrubberen stop en een aluminium verzegeling en een plastic dop, met 12 mg nusinersen in 5 ml kunstmatige cerebrospinale vloeistof.
Verpakkingsgrootte: 1 injectieflacon per doos.
Spinraza 28 mg
Injectieflacon voor eenmalig gebruik van type 1-glas met een grijze broombutylrubberen stop en een rode aluminium verzegeling en een plastic dop, met 28 mg nusinersen in 5 ml kunstmatige cerebrospinale vloeistof.
Verpakkingsgrootte: 1 injectieflacon per doos.
Spinraza 50 mg
Injectieflacon voor eenmalig gebruik van type 1-glas met een grijze broombutylrubberen stop en een blauwe aluminium verzegeling en een plastic dop, met 50 mg nusinersen in 5 ml kunstmatige cerebrospinale vloeistof.
Verpakkingsgrootte: 1 injectieflacon per doos.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Uitsluitend voor eenmalig gebruik bij één patiënt. Niet verdunnen.
Instructies voor bereiding van het geneesmiddel voorafgaand aan toediening
- 1. De injectieflacon met Spinraza dient voorafgaand aan toediening te worden geïnspecteerd op deeltjes. Als er deeltjes worden waargenomen en/of als de vloeistof in de injectieflacon niet helder en kleurloos is, mag de injectieflacon niet worden gebruikt.
- 2. Bij het bereiden van Spinraza-oplossing voor intrathecale toediening dienen aseptische technieken te worden gebruikt.
- 3. Voorafgaand aan toediening dient de injectieflacon uit de koelkast te worden genomen en op kamertemperatuur te komen (25°C) zonder gebruik van externe warmtebronnen.
- 4. Als de injectieflacon niet wordt geopend en de oplossing niet wordt gebruikt, dient de injectieflacon terug in de koelkast te worden geplaatst (zie rubriek 6.4).
- 5. Verwijder vlak voor toediening de plastic dop en breng de naald van de injectiespuit in de injectieflacon door het midden van de verzegeling, om het gewenste volume op te zuigen. Spinraza mag niet worden verdund. Het gebruik van externe filters is niet nodig.
- 6. Als de oplossing, nadat deze in de spuit is opgezogen, niet binnen 6 uur wordt gebruikt, moet deze worden weggegooid.
- 7. Al het ongebruikte geneesmiddel in de injectieflacon moet worden weggegooid en afvalmateriaal moet worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Biogen Netherlands B.V.
Prins Mauritslaan 13
1171 LP Badhoevedorp
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1188/001
EU/1/17/1188/002
EU/1/17/1188/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 30 mei 2017
Datum van laatste verlenging: 31 januari 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.