


SmPC (samenvatting van de productkenmerken) - Spikevax
Spikevax JN.1 0,1 mg/ml dispersie voor injectieSpikevax JN.1 50 microgram dispersie voor injectieSpikevax JN.1 50 microgram dispersie voor injectie in een voorgevulde spuit COVID-19-mRNA-vaccin
1. NAAM VAN HET GENEESMIDDEL
Spikevax JN.1 0,1 mg/ml dispersie voor injectie
Spikevax JN.1 50 microgram dispersie voor injectie
Spikevax JN.1 50 microgram dispersie voor injectie in een voorgevulde spuit COVID-19-mRNA-vaccin
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Tabel 1. Spikevax JN.1 kwalitatieve en kwantitatieve samenstelling
| Sterkte | Verpakking | Dosis (doses) | Samenstelling per dosis |
| Spikevax JN.1 0,1 mg/ml dispersie voor injectie | Injectieflacon van 2,5 ml met meerdere doses (blauwe flip-offdop) | 5 doses van 0,5 ml of 10 doses van 0,25 ml | Eén dosis (0,5 ml) bevat 50 microgram SARS-CoV-2 JN.1 mRNA, een mRNA-vaccin tegen COVID-19 (nucleoside-gemodificeerd) (in lipidenanodeeltjes ingebed). Eén dosis (0,25 ml) bevat 25 microgram SARS-CoV-2 JN.1 mRNA, een mRNA-vaccin tegen COVID-19 (nucleoside-gemodificeerd) (in lipidenanodeeltjes ingebed). |
Spikevax JN.1 50 microgram dispersie voor injectie | Injectieflacon van 0,5 ml voor eenmalig gebruik (blauwe flip-offdop) | 1 dosis van 0,5 ml Uitsluitend voor eenmalig gebruik. | Eén dosis (0,5 ml) bevat 50 microgram SARS-CoV-2 JN.1 mRNA, een mRNA-vaccin tegen COVID-19 (nucleoside-gemodificeerd) (in lipidenanodeeltjes ingebed). |
| Sterkte | Verpakking | Dosis (doses) | Samenstelling per dosis |
Spikevax JN.1 50 microgram dispersie voor injectie in een voorgevulde spuit | Voorgevulde spuit | 1 dosis van 0,5 ml Uitsluitend voor eenmalig gebruik. | Eén dosis (0,5 ml) bevat 50 microgram SARS-CoV-2 JN.1 mRNA, een mRNA-vaccin tegen COVID-19 (nucleoside-gemodificeerd) (in lipidenanodeeltjes ingebed). |
SARS-CoV-2 JN.1 mRNA is een enkelstrengs, 5’-capped boodschapper-RNA (mRNA) geproduceerd met behulp van een celvrije in-vitrotranscriptie van de overeenkomende DNA-sjablonen, die voor het virale spike-eiwit (S-eiwit) van SARS-CoV-2 (JN.1) coderen.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Dispersie voor injectie
Witte tot gebroken witte dispersie (pH: 7,1 – 7,8).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Spikevax JN.1 is geïndiceerd voor actieve immunisatie van personen van 6 maanden en ouder voor de preventie van COVID-19 veroorzaakt door SARS-CoV-2 (zie rubriek 4.2 en 5.1).
Het gebruik van dit vaccin dient te gebeuren in overeenstemming met de officiële aanbevelingen.
4.2 Dosering en wijze van toediening
Dosering
Tabel 2. Dosering van Spikevax JN.1
| Leeftijd(en) | Dosis | Extra aanbevelingen |
| Kinderen van 6 maanden tot en met 4 jaar, zonder eerdere vaccinatie en geen bekende voorgeschiedenis van SARS-CoV-2-infectie | Twee doses van 0,25 ml, intramusculair toegediend* | Dien de tweede dosis 28 dagen na de eerste dosis toe (zie rubriek 4.4 en 5.1). Als een kind één eerdere dosis van een Spikevax-vaccin heeft gekregen, dient één dosis Spikevax JN.1 te worden toegediend om de reeks met twee doses te voltooien. |
Kinderen van 6 maanden tot en met 4 jaar, met eerdere vaccinatie of bekende | Eén dosis van 0,25 ml, intramusculair toegediend* | Spikevax JN.1 dient ten minste 3 maanden na de meest recente |
| Leeftijd(en) | Dosis | Extra aanbevelingen |
| voorgeschiedenis van SARS-CoV-2-infectie | dosis van een COVID-19-vaccin te worden toegediend. | |
| Kinderen van 5 jaar tot en met 11 jaar, met of zonder eerdere vaccinatie | Eén dosis van 0,25 ml, intramusculair toegediend* | |
Personen van 12 jaar en ouder, met of zonder eerdere vaccinatie | Eén dosis van 0,5 ml, intramusculair toegediend | |
| Personen van 65 jaar en ouder | Eén dosis van 0,5 ml, intramusculair toegediend | Eén extra dosis kan ten minste 3 maanden na de meest recente dosis van een COVID-19-vaccin worden toegediend. |
* Gebruik de injectieflacon voor eenmalig gebruik of de voorgevulde spuit niet om een gedeeltelijk volume van 0,25 ml toe te dienen.
Tabel 3. Dosering van Spikevax JN.1 voor immuungecompromitteerde personen
| Leeftijd(en) | Dosis | Extra aanbevelingen |
| Immuungecompromitteerde kinderen van 6 maanden tot en met 4 jaar, zonder eerdere vaccinatie | Twee doses van 0,25 ml, intramusculair toegediend* | Een derde dosis bij ernstig immuungecompromitteerden mag ten minste 28 dagen na de tweede dosis worden toegediend. |
| Immuungecompromitteerde kinderen van 6 maanden tot en met 4 jaar, met eerdere vaccinatie | Eén dosis van 0,25 ml, intramusculair toegediend* | Een extra leeftijdsgeschikte dosis of doses mag/mogen naar oordeel van de zorgverlener ten minste 2 maanden na de meest recente dosis van een COVID-19-vaccin worden toegediend aan ernstig immuungecompromitteerden, rekening houdend met de klinische omstandigheden van de persoon. |
| Immuungecompromitteerde kinderen van 5 jaar tot en met 11 jaar, met of zonder eerdere vaccinatie | Eén dosis van 0,25 ml, intramusculair toegediend* | |
Immuungecompromitteerde personen van 12 jaar en ouder, met of zonder eerdere vaccinatie | Eén dosis van 0,5 ml, intramusculair toegediend |
* Gebruik de injectieflacon voor eenmalig gebruik of de voorgevulde spuit niet om een gedeeltelijk volume van 0,25 ml toe te dienen.
Pediatrische patiënten
De veiligheid en werkzaamheid van Spikevax bij kinderen in de leeftijd van jonger dan 6 maanden zijn nog niet vastgesteld (zie rubriek 5.1).
Ouderen
Bij oudere personen ≥ 65 jaar is een aanpassing van de dosering niet noodzakelijk.
Wijze van toediening
Het vaccin moet intramusculair worden toegediend. De deltaspier van de bovenarm heeft de voorkeur.
Dit vaccin niet intravasculair, subcutaan of intradermaal toedienen.
Het vaccin mag niet met andere vaccins of geneesmiddelen in dezelfde spuit worden gemengd.
Voor de voorzorgsmaatregelen die genomen moeten worden vóór toediening van het vaccin, zie rubriek 4.4.
Voor instructies met betrekking tot het ontdooien, hanteren en afvoeren van het vaccin, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheid en anafylaxie
Anafylaxie is gemeld bij personen die Spikevax hebben gekregen. Geschikte medische behandeling en toezicht moeten altijd direct beschikbaar zijn voor het geval dat zich een anafylactische reactie voordoet na de toediening van het vaccin.
Na vaccinatie is nauwlettende observatie gedurende ten minste 15 minuten aanbevolen. Volgende doses van Spikevax JN.1 mogen niet worden gegeven aan personen die anafylaxie ondervonden na een eerdere dosis van een Spikevax-vaccin.
Myocarditis en pericarditis
Er is een verhoogd risico op myocarditis en pericarditis na vaccinatie met Spikevax.
Deze aandoeningen kunnen binnen slechts enkele dagen na vaccinatie optreden en deden zich voornamelijk voor binnen 14 dagen. Ze werden vaker waargenomen bij jongens en jonge mannen, en vaker na de tweede dosis vergeleken met de eerste dosis (zie rubriek 4.8).
De beschikbare gegevens duiden erop dat de meeste gevallen herstellen. In sommige gevallen was ondersteuning door intensieve zorg nodig en er zijn gevallen waargenomen met een fatale afloop.
Beroepsbeoefenaren in de gezondheidszorg moeten alert zijn op de tekenen en symptomen van myocarditis en pericarditis. Gevaccineerde personen moeten worden geïnstrueerd om onmiddellijk medische hulp in te roepen indien zij symptomen ontwikkelen die wijzen op myocarditis of pericarditis zoals (acute en aanhoudende) borstkaspijn, kortademigheid of hartkloppingen na vaccinatie.
Beroepsbeoefenaren in de gezondheidszorg moeten de richtlijnen en/of specialisten raadplegen om deze aandoening te diagnosticeren en te behandelen.
Angstgerelateerde reacties
Angstgerelateerde reacties, waaronder vasovagale reacties (syncope), hyperventilatie of stressgerelateerde reacties, kunnen zich in verband met vaccinatie voordoen als psychogene respons op de naaldprik. Het is belangrijk dat voorzorgen worden genomen om letsel als gevolg van flauwvallen te voorkomen.
Gelijktijdige ziekte
De vaccinatie moet worden uitgesteld bij personen die een acute ernstige ziekte hebben, die gepaard gaat met koorts, of die een acute infectie hebben. Bij aanwezigheid van een lichte infectie en/of lichte koorts hoeft de vaccinatie niet te worden uitgesteld.
Trombocytopenie en stollingsstoornissen
Zoals met andere intramusculaire injecties is voorzichtigheid geboden bij toediening van het vaccin aan personen die anticoagulantia ontvangen, of personen met trombocytopenie of een stollingsstoornis (zoals hemofilie), omdat deze personen een bloeding of blauwe plek kunnen krijgen na een intramusculaire toediening.
Opvlammingen van het capillaireleksyndroom
Enkele gevallen van opvlammingen van het capillaireleksyndroom (CLS) zijn gemeld in de eerste dagen na vaccinatie met Spikevax (origineel). Beroepsbeoefenaren in de gezondheidszorg moeten op de hoogte zijn van de tekenen en symptomen van CLS om de aandoening onmiddellijk te kunnen herkennen en behandelen. Bij personen met een medische voorgeschiedenis van CLS moet vaccinatie worden gepland in samenwerking met geschikte medische deskundigen.
Duur van de bescherming
De duur van de bescherming die het vaccin biedt, is niet bekend, omdat dit met lopende klinische onderzoeken nog wordt bepaald.
Beperkingen van de effectiviteit van het vaccin
Zoals bij alle vaccins biedt vaccinatie met Spikevax JN.1 mogelijk niet aan alle ontvangers van het vaccin bescherming.
Hulpstoffen met bekend effect
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Spikevax (met inbegrip van de variantformuleringen) mag gelijktijdig worden toegediend met influenzavaccins (standaard en hoge dosis) en met subunit-vaccin voor herpes zoster (gordelroos).
Verschillende injecteerbare vaccins moeten op verschillende injectieplaatsen worden toegediend.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Uit een grote hoeveelheid observationele gegevens over zwangere vrouwen die gevaccineerd zijn met Spikevax blijkt geen toegenomen aantal negatieve zwangerschapsuitkomsten.
Omdat de producten alleen verschillen wat betreft de spike-eiwitsequentie, en ze geen klinisch belangrijke verschillen in reactogeniciteit vertonen, kan SARS-CoV-2 JN.1 mRNA tijdens de zwangerschap worden gebruikt.
Borstvoeding
Er zijn nog geen gegevens beschikbaar met betrekking tot het gebruik van SARS-CoV-2 JN.1 mRNA tijdens borstvoeding.
Er worden echter geen effecten op met moedermelk gevoede pasgeborenen/zuigelingen verwacht aangezien de systemische blootstelling van de borstvoeding gevende vrouw aan het vaccin verwaarloosbaar is. Observationele gegevens over vrouwen die borstvoeding gaven na vaccinatie met Spikevax (origineel) wezen niet op een risico op negatieve effecten bij met moedermelk gevoede pasgeborenen/zuigelingen. SARS-CoV-2 JN.1 mRNA kan tijdens borstvoeding worden gebruikt.
Vruchtbaarheid
De resultaten van dieronderzoek niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
SARS-CoV-2 JN.1 mRNA heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Sommige effecten die worden genoemd in rubriek 4.8, kunnen echter het vermogen om te rijden of machines te bedienen tijdelijk beïnvloeden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Volwassenen
De veiligheid van Spikevax (origineel) werd geëvalueerd in een gerandomiseerd, placebogecontroleerd, waarnemerblind klinisch fase 3-onderzoek in de Verenigde Staten met 30.351 deelnemers vanaf 18 jaar oud die ten minste één dosis van Spikevax (origineel) (n=15.185) of de placebo (n=15.166) hadden gekregen (NCT04470427). Op de datum van vaccinatie was de gemiddelde leeftijd van de populatie 52 jaar (bereik: 18-95); 22.831 (75,2%) deelnemers waren 18 tot 64 jaar oud en 7.520 (24,8%) deelnemers waren 65 jaar of ouder.
De meest gemelde bijwerkingen waren injectieplaatspijn (92%), vermoeidheid (70%), hoofdpijn (64,7%), myalgie (61,5%), artralgie (46,4%), koude rillingen (45,4%), nausea/braken (23%), zwelling/gevoeligheid in de oksel (19,8%), koorts (15,5%), zwelling van injectieplaats (14,7%) en roodheid (10%). Bijwerkingen waren doorgaans licht tot matig in intensiteit en verdwenen binnen enkele dagen na de vaccinatie. Een iets lagere frequentie van reactogeniciteit ging gepaard met een hogere leeftijd.
Over het algemeen is er een hogere incidentie van sommige bijwerkingen bij jongere leeftijdsgroepen: de incidentie van zwelling/gevoeligheid in de oksel, vermoeidheid, hoofdpijn, myalgie, artralgie, koude rillingen, nausea/braken en koorts was hoger bij volwassenen in de leeftijd van 18 tot < 65 jaar dan bij volwassenen > 65 jaar en ouder. Lokale en systemische bijwerkingen werden vaker gemeld na dosis 2 dan na dosis 1.
Adolescenten van 12 jaar tot en met 17 jaar
Veiligheidsgegevens voor Spikevax (origineel) bij adolescenten werden verzameld in een gerandomiseerd, placebogecontroleerd, waarnemerblind klinisch fase 2/3-onderzoek, bestaande uit meerdere delen, in de Verenigde Staten. Aan het eerste deel van het onderzoek namen 3.726 adolescenten deel in de leeftijd van 12 jaar tot en met 17 jaar die ten minste één dosis van Spikevax (origineel) (n=2.486) of placebo (n=1.240) hadden gekregen (NCT04649151). De demografische kenmerken van de deelnemers die Spikevax (origineel) kregen waren vergelijkbaar met die van deelnemers die placebo kregen.
De vaakst voorkomende bijwerkingen bij adolescenten van 12 jaar tot en met 17 jaar waren: injectieplaatspijn (97%), hoofdpijn (78%), vermoeidheid (75%), myalgie (54%), koude rillingen (49%), zwelling/gevoeligheid in de oksel (35%), artralgie (35%), nausea/braken (29%), zwelling van injectieplaats (28%), injectieplaatserytheem (26%) en koorts (14%).
Dit onderzoek ging over in een open-label fase 2/3-onderzoek, waarbij 1.346 deelnemers in de leeftijd van 12 jaar tot en met 17 jaar een boosterdosis Spikevax kregen, ten minste 5 maanden na ontvangst van de tweede dosis in de primaire reeks. Er werden geen aanvullende bijwerkingen geïdentificeerd in het open-labeldeel van het onderzoek.
Kinderen van 6 jaar tot en met 11 jaar
Veiligheidsgegevens voor Spikevax (origineel) bij kinderen werden verzameld in een tweedelig, gerandomiseerd, waarnemerblind klinisch fase 2/3-onderzoek in de Verenigde Staten en Canada (NCT04796896). Deel 1 was een open-labelfase van het onderzoek voor veiligheid, dosisbepaling en immunogeniciteit met 380 deelnemers van 6 jaar tot en met 11 jaar die ten minste één dosis (0,25 ml) van Spikevax (origineel) hadden gekregen. Deel 2 was de placebogecontroleerde fase voor veiligheid met 4.016 deelnemers van 6 jaar tot en met 11 jaar die ten minste één dosis (0,25 ml) van Spikevax (origineel) (n=3.012) of placebo (n=1.004) hadden gekregen. Geen enkele deelnemer van deel 1 deed mee aan deel 2. De demografische kenmerken van de deelnemers die Spikevax (origineel) kregen waren vergelijkbaar met die van deelnemers die placebo kregen.
Na toediening van de primaire reeks (in deel 2) waren de vaakst voorkomende bijwerkingen bij deelnemers van 6 jaar tot en met 11 jaar: injectieplaatspijn (98,4%), vermoeidheid (73,1%), hoofdpijn (62,1%), myalgie (35,3%), koude rillingen (34,6%), nausea/braken (29,3%), zwelling/gevoeligheid in de oksel (27,0%), koorts (25,7%), injectieplaatserytheem (24,0%), zwelling van injectieplaats (22,3%) en artralgie (21,3%).
Het onderzoeksprotocol werd gewijzigd om daarin een open-labelfase op te nemen met een boosterdosis, waaraan 1.294 adolescenten deelnamen in de leeftijd van 6 jaar tot en met 11 jaar, die een boosterdosis Spikevax kregen, ten minste 6 maanden na ontvangst van de tweede dosis in de primaire reeks. Er werden geen aanvullende bijwerkingen geïdentificeerd in het open-labeldeel van het onderzoek.
Kinderen van 6 maanden tot en met 5 jaar
Een gerandomiseerd, placebogecontroleerd, waarnemerblind klinisch fase 2/3-onderzoek naar de veiligheid, tolerantie, reactogeniciteit en werkzaamheid van Spikevax werd in de Verenigde Staten en Canada uitgevoerd. In dit onderzoek ontvingen 10.390 deelnemers van 6 maanden tot en met 11 jaar ten minste één dosis Spikevax (n=7.798) of een placebo (n=2.592).
Aan het onderzoek namen kinderen in 3 leeftijdsgroepen deel: 6 jaar tot en met 11 jaar, 2 tot en met 5 jaar, en 6 maanden tot en met 23 maanden. Aan dit pediatrisch onderzoek deden 6.388 deelnemers van 6 maanden tot en met 5 jaar mee, die ten minste één dosis Spikevax (n=4.791) of een placebo (n=1.597) kregen toegediend. De demografische kenmerken tussen de deelnemers die Spikevax ontvingen en die de placebo ontvingen waren vergelijkbaar.
In dit klinische onderzoek waren de bijwerkingen bij de deelnemers van 6 maanden tot en met 23 maanden, na toediening van de primaire dosis: prikkelbaarheid/huilen (81,5%), injectieplaatspijn (56,2%), slaperigheid (51,1%), verminderde eetlust (45,7%), koorts (21,8%), zwelling van injectieplaats (18,4%), injectieplaatserytheem (17,9%) en zwelling/gevoeligheid in de oksel (12,2%).
De bijwerkingen bij de deelnemers van 24 tot en met 36 maanden, na toediening van de primaire dosis, waren: injectieplaatspijn (76,8%), prikkelbaarheid/huilen (71,0%), slaperigheid (49,7%), verminderde eetlust (42,4%), koorts (26,1%), injectieplaatserytheem (17,9%), zwelling van injectieplaats (15,7%) en zwelling/gevoeligheid in de oksel (11,5%).
De bijwerkingen bij de deelnemers van 37 maanden tot en met 5 jaar, na toediening van de primaire dosis, waren: injectieplaatspijn (83,8%), vermoeidheid (61,9%), hoofdpijn (22,9%), myalgie (22,1%), koorts (20,9%), koude rillingen (16,8%), nausea/braken (15,2%), zwelling/gevoeligheid in de oksel (14,3%), artralgie (12,8%), injectieplaatserytheem (9,5%) en zwelling van injectieplaats (8,2%).
Overzichtstabel van bijwerkingen
Het veiligheidsprofiel dat hieronder is weergegeven, is gebaseerd op gegevens die gegenereerd zijn in enkele placebogecontroleerde klinische onderzoeken:
- 30.351 volwassenen ≥ 18 jaar;
- 3.726 adolescenten van 12 jaar tot en met 17 jaar;
- 4.002 kinderen van 6 jaar tot en met 11 jaar;
- 6.388 kinderen van 6 maanden tot en met 5 jaar;
- en de ervaring na het in de handel brengen.
De gemelde bijwerkingen worden vermeld in overeenstemming met de volgende frequentie:
Zeer vaak (≥1/10)
Vaak (≥1/100, <1/10)
Soms (≥1/1.000, <1/100)
Zelden (≥1/10.000, <1/1.000)
Zeer zelden (<1/10.000)
Niet bekend (kan met de beschikbare gegevens niet worden bepaald)
Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst (tabel 4).
Tabel 4: Bijwerkingen van Spikevax uit klinische onderzoeken en postautorisatie-ervaringen bij kinderen en personen van 6 maanden en ouder
| MedDRA-systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Bloed- en lymfestelselaandoeningen | Zeer vaak | Lymfadenopathie* |
| Zelden | Anafylaxie | |
| Immuunsysteemaandoeningen | Niet bekend | Overgevoeligheid |
| Voedings- en stofwisselingsstoornissen | Zeer vaak | Verminderde eetlust† |
| Psychische stoornissen | Zeer vaak | Prikkelbaarheid/huilen† |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn Slaperigheid† |
| Soms | Duizeligheid | |
| Zelden | Acute perifere gelaatsparalyse‡ Hypo-esthesie Paresthesie | |
| Hartaandoeningen | Zeer zelden | Myocarditis |
| Pericarditis | ||
| Maagdarmstelselaandoeningen | Zeer vaak | Nausea/braken |
| Vaak | Diarree | |
| Soms | Buikpijn§ | |
| Huid- en onderhuidaandoeningen | Vaak | Rash |
| Soms | Urticaria¶ | |
| Zelden | Erythema multiforme | |
| Niet bekend | Mechanische urticaria Chronische urticaria | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Myalgie Artralgie |
| Voortplantingsstelsel- en borstaandoeningen | Niet bekend | Zware menstruele bloeding# |
| MedDRA-systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Injectieplaatspijn Vermoeidheid Koude rillingen Pyrexie Zwelling van injectieplaats Injectieplaatserytheem |
| Vaak | Injectieplaatsurticaria Injectieplaatsrash Vertraagd optredende reactie op de injectieplaats♠ | |
| Soms | Injectieplaatspruritus | |
| Zelden | Aangezichtszwelling | |
| Niet bekend | ♥ Uitgebreide zwelling van gevaccineerde ledemaat |
*Lymfadenopathie is vastgelegd als axillaire lymfadenopathie aan dezelfde kant als de injectieplaats. In sommige gevallen werden andere lymfeklieren (bv. cervicaal, supraclaviculair) getroffen.
†Waargenomen bij pediatrische patiënten (6 maanden tot en met 5 jaar).
‡Gedurende de opvolgingsperiode voor veiligheid werd door drie deelnemers in de groep met Spikevax (origineel) en één deelnemer in de placebogroep melding gemaakt van acute perifere gelaatsparalyse. Het begin hiervan bij de deelnemers in de vaccingroep was 22 dagen, 28 dagen en 32 dagen na dosis 2.
| §Buikpijn werd waargenomen in de pediatrische populatie (6 |
jaar tot en met 11 jaar): 0,2% in de Spikevax (origineel)-groep
| en 0% in de placebogroep. |
¶Urticaria is waargenomen met ofwel acuut begin (binnen enkele dagen na vaccinatie) ofwel vertraagd begin (tot ongeveer twee weken na vaccinatie).
#De meeste gevallen bleken niet ernstig en tijdelijk van aard te zijn.
♠De mediane tijd tot het begin was 9 dagen na de eerste injectie en 11 dagen na de tweede injectie. De mediane duur was 4 dagen na de eerste injectie en 4 dagen na de tweede injectie.
♥Er waren twee ernstige bijwerkingen van aangezichtszwelling bij ontvangers van het vaccin die in het verleden dermatologische opvullers hadden gebruikt. Het begin van de zwelling werd gemeld op respectievelijk dag 1 en dag 3, ten opzichte van de dag van vaccinatie.
De reactogeniciteit en het veiligheidsprofiel bij 343 proefpersonen die Spikevax (origineel) hadden gekregen die seropositief waren voor SARS-CoV-2 op baseline, waren vergelijkbaar met die bij proefpersonen die seronegatief waren voor SARS-CoV-2 op baseline.
Volwassenen (boosterdosis)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax (origineel) werden beoordeeld in een gerandomiseerd, waarnemerblind, placebogecontroleerd
fase 2-dosisbevestigingsonderzoek bij deelnemers van 18 jaar en ouder (NCT04405076). In dit onderzoek ontvingen 198 deelnemers twee doses (0,5 ml, 100 microgram, 1 maand na elkaar) Spikevax (origineel) in de primaire vaccinreeks. In een open-labelfase van dit onderzoek ontvingen 167 van die deelnemers een enkele boosterdosis (0,25 ml, 50 microgram), ten minste 6 maanden na ontvangst van de tweede dosis in de primaire reeks. Het opgevraagde bijwerkingenprofiel voor de boosterdosis (0,25 ml, 50 microgram) was vergelijkbaar met dat na de tweede dosis in de primaire reeks.
Spikevax bivalent origineel/omicron BA.1 (boosterdosis)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax bivalent origineel/omicron BA.1 werden beoordeeld in een open-label fase 2/3-onderzoek bij deelnemers van 18 jaar en ouder (mRNA-1273-P205). In dit onderzoek kregen 437 deelnemers een boosterdosis Spikevax bivalent origineel/omicron BA.1 van 50 microgram en kregen 377 deelnemers een boosterdosis Spikevax (origineel) van 50 microgram.
Spikevax bivalent origineel/omicron BA.1 had een vergelijkbaar reactogeniciteitsprofiel met dat van de Spikevax (origineel)-booster die als tweede boosterdosis werd toegediend. De frequentie van bijwerkingen na immunisatie met Spikevax bivalent origineel/omicron BA.1 was ook vergelijkbaar of lager ten opzichte van die van de eerste boosterdosis Spikevax (origineel) (50 microgram) en ten opzichte van de tweede dosis van Spikevax (origineel) in de primaire reeks (100 microgram). Het veiligheidsprofiel van Spikevax bivalent origineel/omicron BA.1 (mediane follow-up-periode 113 dagen) was vergelijkbaar met het veiligheidsprofiel van Spikevax (origineel) (mediane follow-up-periode 127 dagen).
Spikevax bivalent origineel/omicron BA.4-5 (boosterdosis)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 werden beoordeeld in een open-label fase 2/3-onderzoek bij deelnemers van 18 jaar en ouder (mRNA-1273-P205). In dit onderzoek kregen 511 deelnemers een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 van 50 microgram en kregen 376 deelnemers een boosterdosis Spikevax (origineel) van 50 microgram.
Spikevax bivalent origineel/omicron BA.4-5 had een vergelijkbaar reactogeniciteitsprofiel met dat van de Spikevax (origineel)-booster die als tweede boosterdosis werd toegediend.
Spikevax XBB.1.5 (boosterdosis)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax XBB.1.5 werden beoordeeld in een open-label fase 2/3-onderzoek bij volwassenen (mRNA-1273-P205, deel J). In dit onderzoek kregen 50 deelnemers een boosterdosis Spikevax XBB.1.5 (50 microgram) en kregen 51 deelnemers een boosterdosis van een experimenteel bivalent omicron XBB.1.5/BA.4-5 vaccin (50 microgram).
Het reactogeniciteitsprofiel van Spikevax XBB.1.5 was vergelijkbaar met dat van Spikevax (origineel) en Spikevax bivalent origineel/omicron BA.4-5. De mediane follow-up-periode voor beide vaccingroepen bij deze tussentijdse analyse was 20 dagen (bereik van 20 tot 22 dagen met een sluitingsdatum voor de gegevens van 16 mei 2023).
Spikevax (origineel) bij ontvangers van solide-orgaantransplantaties
De veiligheid, reactogeniciteit en immunogeniciteit van Spikevax (origineel) werden beoordeeld in een tweedelig, open-label fase 3b-onderzoek bij volwassen ontvangers van solide-orgaantransplantaties (SOT), waaronder nier- en levertransplantaties (mRNA-1273-P304). Een dosis van 100 microgram (0,5 ml) werd toegediend, wat de dosis was die ten tijde van uitvoering van het onderzoek was toegelaten.
In deel A kregen 128 SOT-ontvangers een derde dosis Spikevax (origineel). In deel B kregen 159 SOT-ontvangers ten minste 4 maanden na de laatste dosis een boosterdosis (een vierde dosis voor mRNA-vaccins en een derde dosis voor niet-mRNA-vaccins).
De reactogeniciteit was consistent met het bekende profiel van Spikevax (origineel). Er waren geen onverwachte veiligheidsbevindingen.
Beschrijving van geselecteerde bijwerkingen
Myocarditis
Het verhoogde risico op myocarditis na vaccinatie met Spikevax (origineel) is het hoogst bij jongens en jonge mannen (zie rubriek 4.4).
In twee grote Europese farmaco-epidemiologische onderzoeken werd het extra risico bij jongens en jonge mannen na de tweede dosis Spikevax (origineel) geraamd. Uit één onderzoek bleek dat er bij mannen van 12-29 jaar in een periode van 7 dagen na de tweede dosis ongeveer 1,316 (95%-BI: 1,299, 1,333) meer gevallen van myocarditis per 10.000 personen waren dan bij niet-blootgestelde personen. In een ander onderzoek waren er bij mannen van 16-24 jaar in een periode van 28 dagen na de tweede dosis 1,88 (95%-BI: 0,956, 2,804) meer gevallen van myocarditis per 10.000 personen dan bij niet-blootgestelde personen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V met vermelding van het partij-/lotnummer, indien beschikbaar.
4.9 Overdosering
Na een overdosis moeten de vitale functies worden bewaakt en kan symptomatische behandeling aanbevolen zijn.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: vaccins, COVID-19-vaccins, ATC-code: J07BN01
Werkingsmechanisme
Elasomeran en zijn variantstammen bevatten in lipidenanodeeltjes ingebed mRNA. Het mRNA codeert voor het spike-eiwit van SARS-CoV-2 over de hele lengte, gemodificeerd met 2 prolinesubstituties binnen het heptad-herhaling-1-domein (S-2P) om het spike-eiwit te stabiliseren in een prefusieconformatie. Na intramusculaire injectie nemen cellen op de injectieplaats en de drainerende lymfeklieren het lipidenanodeeltje op en leveren zo effectief de mRNA-sequentie aan cellen voor omzetting in viraal eiwit. Het geleverde mRNA komt niet terecht in de cellulaire kern of werkt niet interactief met het genoom, is niet-replicerend en de expressie ervan is van voorbijgaande aard (hoofdzakelijk door dendritische cellen en subcapsulaire sinusmacrofagen). Het tot expressie gebrachte, membraangebonden spike-eiwit van SARS-CoV-2 wordt vervolgens herkend door immuuncellen als vreemd antigeen. Dit lokt een respons uit van zowel T- als B-cellen om neutraliserende antilichamen tegen het spike-eiwit te genereren die kunnen bijdragen aan bescherming tegen COVID-19.
Klinische werkzaamheid
Immunogeniciteit bij volwassenen - na een dosis Spikevax XBB.1.5 (0,5 ml, 50 microgram) versus een experimentele dosis bivalent XBB.1.5/BA.4-5 (0,5 ml, 25 microgram/25 microgram) De veiligheid, reactogeniciteit en immunogeniciteit van Spikevax XBB.1.5 50 microgram en van een bivalent vaccin dat gelijke hoeveelheden mRNA van omicron XBB.1.5 en omicron BA.4-5 spike-eiwitten (25 microgram XBB.1.5/25 microgram BA.4-5) bevat, werden beoordeeld in een open-label fase 2/3-onderzoek bij volwassenen. In dit onderzoek kregen 50 deelnemers Spikevax XBB.1.5 en kregen 51 deelnemers het experimentele bivalent XBB.1.5/BA.4-5 (mRNA-1273-P205, deel J). De twee groepen waren 1:1 gerandomiseerd.
De vaccins werden als een vijfde dosis toegediend aan volwassenen die eerder een primaire reeks met twee doses van een mRNA COVID-19-vaccin ontvingen, een boosterdosis van een mRNA COVID-19-vaccin en een boosterdosis van een mRNA bivalent origineel/omicron BA.4-5-vaccin.
Spikevax XBB.1.5 en bivalent XBB.1.5/BA.4-5 resulteerden in krachtige neutraliserende reacties op dag 15 tegen XBB.1.5, XBB.1.16, BA.4-5, BQ.1.1 en D614G. In de per-protocolset voor immunogeniciteit, waarin alle deelnemers zijn opgenomen met en zonder eerdere SARS-CoV-2-infectie (n=49 en n=50 voor groepen met respectievelijk Spikevax XBB.1.5 en bivalent XBB.1.5/BA.4-5), was de GMFR (95%-BI) op dag 15 voor Spikevax XBB.1.5 en bivalent XBB.1.5/BA.4-5 respectievelijk 16,7 (12,8; 21,7) en 11,6 (8,7; 15,4) tegen XBB.1.5 en 6,3 (4,8; 8,2) en 5,3 (3,9; 7,1) tegen BA.4-5.
Voor varianten die niet in de vaccins aanwezig waren, lag de GMFR (95%-BI) op dag 15 voor Spikevax XBB.1.5 en bivalent XBB.1.5/BA.4-5 op 11,4 (8,5; 15,4) en 9,3 (7,0; 12,3) tegen XBB.1.16, 5,8 (4,7; 7,3) en 6,1 (4,6; 7,9) tegen BQ.1.1 en 2,8 (2,2; 3,5) en 2,3 (1,9; 2,8) tegen D614G.
Immunogeniciteit bij deelnemers van 18 jaar en ouder – na een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 (0,5 ml, 25 microgram/25 microgram)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 werden beoordeeld in een open-label fase 2/3-onderzoek bij deelnemers van 18 jaar en ouder (mRNA-1273-P205). In dit onderzoek kregen 511 deelnemers een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 van 50 microgram en kregen 376 deelnemers een boosterdosis Spikevax (origineel) van 50 microgram.
Onderzoek P205, deel H beoordeelde de veiligheid, reactogeniciteit en immunogeniciteit van Spikevax bivalent origineel/omicron BA.4-5 wanneer het als tweede boosterdosis wordt toegediend aan volwassenen die eerder 2 doses Spikevax (origineel) (100 microgram) van de primaire reeks ontvingen en een eerste boosterdosis van Spikevax (origineel) (50 microgram). In P205, deel F kregen onderzoeksdeelnemers Spikevax origineel (50 microgram) als tweede boosterdosis en de deel F-groep fungeert als niet-gelijktijdige controlegroep binnen hetzelfde onderzoek die wordt vergeleken met de Spikevax bivalent origineel/omicron BA.4-5-groep. In dit onderzoek werd de primaire immunogeniciteitsanalyse uitgevoerd op basis van de primaire immunogeniciteitsset met deelnemers die bij baseline (pre-booster) geen bewijs vertoonden van een infectie met SARS-CoV-2. In de primaire analyse was de geobserveerde geometrische gemiddelde titer (Geometric Mean Titre; GMT) (95%-BI) pre-booster 87,9 (72,2; 107,1) en deze steeg tot 2.324,6 (1.921,2; 2.812,7) 28 dagen na de boosterdoses Spikevax bivalent origineel/omicron BA.4-5. Op dag 29 was de GMR voor de boosterdosis Spikevax origineel/omicron BA.4-5 van 50 microgram versus de boosterdosis Spikevax (origineel) van 50 microgram 6,29 (5,27; 7,51), waarmee aan het vooraf gespecificeerde superioriteitscriterium (ondergrens van het BI >1) werd voldaan.
De geschatte GMT’s van neutraliserende antilichamen (95%-BI) tegen omicron BA.4/BA.5, gecorrigeerd voor pre-booster titer en leeftijdsgroep, waren 2.747,3 (2.399,2; 3.145,9) en 436,7 (389,1; 490,0) 28 dagen na een boosterdosis met respectievelijk Spikevax bivalent origineel/omicron BA.4-5 en Spikevax (origineel), en de GMR (95%-BI) was 6,29 (5,27, 7,51), waarmee aan het vooraf gespecificeerde niet-inferioriteitscriterium (ondergrens van het BI ≥ 0,667) werd voldaan.
Immunogeniciteit bij volwassenen – na een boosterdosis Spikevax bivalent origineel/omicron BA.1 (0,5 ml, 25 microgram/25 microgram)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax bivalent origineel/omicron BA.1 werden beoordeeld in een open-label fase 2/3-onderzoek bij deelnemers van 18 jaar en ouder (mRNA-1273-P205). In dit onderzoek kregen 437 deelnemers een boosterdosis Spikevax bivalent origineel/omicron BA.1 van 50 microgram en kregen 377 deelnemers een boosterdosis Spikevax (origineel) van 50 microgram.
Onderzoek P205, deel G beoordeelde de veiligheid, reactogeniciteit en immunogeniciteit van Spikevax bivalent origineel/omicron BA.1 wanneer het als tweede boosterdosis wordt toegediend aan volwassenen die eerder 2 doses Spikevax (origineel) (100 microgram) van de primaire reeks en ten minste 3 maanden voorafgaand aan de inschrijving een boosterdosis Spikevax origineel (50 microgram) hebben ontvangen. In P205, deel F kregen onderzoeksdeelnemers Spikevax (origineel) (50 microgram) als tweede boosterdosis. De groep in deel G fungeert als niet-gelijktijdige controlegroep binnen hetzelfde onderzoek die met de Spikevax bivalent origineel/omicron BA.1-groep wordt vergeleken.
In dit onderzoek werd de primaire immunogeniciteitsanalyse uitgevoerd op basis van de primaire immunogeniciteitsset met deelnemers die bij baseline (pre-booster) geen bewijs vertoonden van een infectie met SARS-CoV-2. In de primaire analyse was de originele geschatte geometrisch gemiddelde titer (Geometric Mean Titre; GMT) van neutraliserende antilichamen tegen SARS-CoV-2 en de bijbehorende 95%-BI 28 dagen na de boosterdoses Spikevax bivalent origineel/omicron BA.1 en Spikevax (origineel) respectievelijk 6.422,3 (5.990,1; 6.885,7) en 5.286,6 (4.887,1; 5.718,9). Deze GMT’s geven de verhouding weer tussen de respons van Spikevax bivalent origineel/omicron BA.1 versus Spikevax (origineel) op de voorouderlijke stam van SARS-CoV-2 (D614G) en de GMR (97,5%-BI) was 1,22 (1,08; 1,37). Aan het vooraf gespecificeerde niet-inferioriteitscriterium (ondergrens van het 97,5%-BI ≥ 0,67) werd voldaan.
De geschatte GMT’s van neutraliserende antilichamen tegen omicron, BA.1 op dag 29 waren respectievelijk 2.479,9 (2.264,5; 2.715,8) en 1.421,2 (1.283,0; 1.574,4) in de groepen met de Spikevax bivalent origineel/omicron BA.1- en Spikevax (origineel)-booster en de GMR (97,5%-BI) was 1,75 (1,49; 2,04). Aan het vooraf gespecificeerde superioriteitscriterium (ondergrens van het BI > 1) werd voldaan.
Persistentie van antilichamen na Spikevax bivalent origineel/omicron BA.1 boostervaccin tegen COVID-19 na drie maanden
Deelnemers aan onderzoek P205 deel G kregen vervolgens 50 microgram Spikevax (origineel) (n=376) of Spikevax bivalent origineel/omicron BA.1 (n=437) als tweede boosterdosis toegediend. Bij deelnemers zonder incidentie van SARS-CoV-2 voorafgaand aan de booster, resulteerde Spikevax bivalent origineel/omicron BA.1 in titers van neutraliserende antilichamen tegen Omicron-BA.1 (waargenomen GMT) die significant hoger waren (964,4 [834,4; 1.114,7]) dan die bij Spikevax (origineel) (624,2 [533,1; 730,9]) en die vergelijkbaar waren met de boosters tegen de voorouderlijke stam van SARS-CoV-2 na drie maanden.
Klinische werkzaamheid bij volwassenen
Het onderzoek onder volwassenen was een gerandomiseerd, placebogecontroleerd, waarnemerblind, klinisch fase 3-onderzoek (NCT04470427) waarbij personen waren uitgesloten die immuungecompromitteerd waren of immuunonderdrukkende middelen hadden gekregen in de afgelopen 6 maanden; ook zwangere deelnemers en personen met bekende voorgeschiedenis van SARS-CoV-2-infectie waren uitgesloten van deelname. Deelnemers met stabiele hiv-ziekte waren niet uitgesloten. Influenzavaccins konden worden toegediend 14 dagen vóór of 14 dagen na een dosis van Spikevax (origineel). Deelnemers moesten ook een minimumperiode van 3 maanden in acht nemen na ontvangst van bloed-/plasmaproducten of immunoglobulinen voorafgaand aan het onderzoek om in aanmerking te komen voor ontvangst van de placebo of Spikevax (origineel).
In totaal werden 30.351 proefpersonen gevolgd gedurende een mediaan van 92 dagen (bereik: 1-122) voor de ontwikkeling van COVID-19-ziekte.
De primaire populatie voor de werkzaamheidsanalyse (aangeduid als de per-protocolset of PPS), omvatte 28.207 proefpersonen die ofwel Spikevax (origineel) (n=14.134) of placebo (n=14.073) kregen en een negatieve SARS-CoV-2-status op baseline hadden. De PPS-onderzoekspopulatie omvatte 47,4% vrouwen en 52,6% mannen, 79,5% blanken, 9,7% personen van Afro-Amerikaanse origine, 4,6% Aziaten en 6,2% personen van een andere origine. 19,7% van de deelnemers was Hispanic of van Latijns-Amerikaanse origine. De gemiddelde leeftijd van de proefpersonen was 53 jaar (bereik: 18-94). Een toedieningsperiode van -7 tot +14 dagen voor toediening van de 2e dosis (gepland op dag 29) was toegestaan voor inclusie in de PPS. 98% van de gevaccineerde personen kreeg de tweede dosis 25 dagen tot 35 dagen na dosis 1 (overeenstemmend met -3 tot +7 dagen rond het interval van 28 dagen).
Gevallen van COVID-19 werden bevestigd met reverse-transcriptase-polymerasekettingreactie (RT-PCR) en door een klinische toewijzingscommissie. Tabel 5 toont de algemene doeltreffendheid van het vaccin en de doeltreffendheid voor de belangrijkste leeftijdsgroepen.
Tabel 5: Analyse van doeltreffendheid van het vaccin: bevestigde COVID-19# ongeacht de ernst te beginnen 14 dagen na de 2e dosis – PPS
| Leeftijdsgr oep (jaar) | Spikevax (origineel) | Placebo | |||||
Proefperson en N | Gevallen van COVID-1 9 n | Incidentiecijf er van COVID-19 pe r 1.000 persoonjaren | Proefperson en N | Gevallen van COVID-1 9 n | Incidentiecijf er van COVID-19 per 1.000 persoonjaren | % werkzaamheid van vaccin (95%-BI)* | |
| Algemeen (≥18) | 14.134 | 11 | 3,328 | 14.073 | 185 | 56,510 | 94,1 (89,3; 96,8)** |
| 18 tot <65 | 10.551 | 7 | 2,875 | 10.521 | 156 | 64,625 | 95,6 (90,6; 97,9) |
| ≥65 | 3.583 | 4 | 4,595 | 3.552 | 29 | 33,728 | 86,4 (61,4; 95,2) |
| ≥65 tot <75 | 2.953 | 4 | 5,586 | 2.864 | 22 | 31,744 | 82,4% (48,9; 93,9) |
| ≥75 | 630 | 0 | 0 | 688 | 7 | 41,968 | 100% (NG; 100) |
# COVID-19: symptomatische COVID-19 waarvoor een positief RT-PCR-resultaat vereist is en ten minste 2 systemische symptomen of 1 respiratoir symptoom. Gevallen starten vanaf 14 dagen na de 2e dosis. * Doeltreffendheid van het vaccin en 95%-betrouwbaarheidsinterval (BI) van het gestratificeerde ‘Cox proportional hazards’-model
** BI niet gecorrigeerd op multipliciteit. Op multipliciteit gecorrigeerde statistische analyses zijn uitgevoerd in een tussentijdse analyse op basis van minder COVID-19-gevallen; hier niet gemeld.
Van alle proefpersonen in de PPS werden geen gevallen van ernstige COVID-19 gemeld in de gevaccineerde groep vergeleken met 30 op 185 (16%) gemelde gevallen in de placebogroep. Van de 30 deelnemers met ernstige ziekte werden 9 deelnemers in het ziekenhuis opgenomen; 2 deelnemers werden opgenomen op een afdeling voor intensive care. De meeste andere ernstige gevallen voldeden enkel aan het criterium van zuurstofverzadiging (SpO2) voor ernstige ziekte (≤ 93% op kamerlucht).
De doeltreffendheid van Spikevax (origineel) voor preventie van COVID-19, ongeacht eerdere SARS-CoV-2-infectie (bepaald op baseline door serologie en nasofaryngeaal uitstrijkje) vanaf 14 dagen na dosis 2 was 93,6% (95%-BI: 88,6; 96,5).
Subgroepanalyses van het primaire eindpunt van doeltreffendheid toonden daarnaast vergelijkbare doeltreffendheidspuntschattingen in alle geslachten, etnische groepen en deelnemers met medische comorbiditeiten geassocieerd met een hoog risico op ernstige COVID-19.
Immunogeniciteit bij volwassenen – na boosterdosis (0,25 ml, 50 microgram) De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax (origineel) werden beoordeeld in een gerandomiseerd, waarnemerblind, placebogecontroleerd
fase 2-dosisbevestigingsonderzoek bij deelnemers van 18 jaar en ouder (NCT04405076). In dit onderzoek ontvingen 198 deelnemers twee doses (0,5 ml, 100 microgram, 1 maand na elkaar) Spikevax-vaccin (origineel) in de primaire reeks. In een open-labelfase van dit onderzoek ontvingen 149 van die deelnemers (per-protocolset) een enkele boosterdosis (0,25 ml, 50 microgram), ten minste 6 maanden na ontvangst van de tweede dosis in de primaire reeks. Van een enkele boosterdosis (0,25 ml, 50 microgram) werd aangetoond dat die leidde tot een geometrisch gemiddelde x-voudige toename (geometric mean fold rise, GMFR) van neutraliserende antilichamen van 12,99 (95%-BI: 11,04; 15,29) ten opzichte van pre-booster, vergeleken met 28 dagen na de boosterdosis. De GMFR van neutraliserende antilichamen was 1,53 (95%-BI: 1,32; 1,77) bij vergelijking van 28 dagen na dosis 2 (primaire reeks) met 28 dagen na de boosterdosis.
Immunogeniciteit van een boosterdosis na primaire vaccinatie met een ander goedgekeurd COVID-19-vaccin bij volwassenen
De veiligheid en immunogeniciteit van een heterologe booster met Spikevax (origineel) werden onderzocht in een door onderzoekers opgestart onderzoek met 154 deelnemers. Het minimale tijdsinterval tussen de primaire reeks met een vector- of RNA-vaccin tegen COVID-19 en een boosterinjectie met Spikevax (origineel) bedroeg 12 weken (bereik: 12 tot 20,9 weken). De dosis die in dit onderzoek voor de booster gebruikt werd, bedroeg 100 microgram. Titers van neutraliserende antilichamen zoals gemeten door een pseudovirus-neutralisatie-assay werden beoordeeld op dag 1 vóór toediening en op dag 15 en dag 29 na de boosterdosis. Een boosterrespons werd aangetoond, ongeacht de primaire vaccinatie.
Er zijn enkel gegevens over immunogeniciteit op korte termijn beschikbaar. Langdurige bescherming en immunologisch geheugen zijn momenteel niet bekend.
Veiligheid en immunogeniciteit van 7 COVID-19-vaccins als derde dosis (booster) in het Verenigd Koninkrijk
COV-BOOST was een door onderzoekers opgestart, multicenter, gerandomiseerd fase 2-onderzoek naar vaccinatie met een derde boosterdosis tegen COVID-19 met een subgroep om de immunologie gedetailleerd te onderzoeken. Deelnemers waren volwassenen van 30 jaar en ouder, in goede fysieke gezondheid (lichte tot matige comorbiditeiten die goed onder controle waren, waren toegestaan), die 2 doses hadden gekregen van ofwel Pfizer-BioNTech ofwel Oxford-AstraZeneca (eerste dosis in december 2020, januari 2021 of februari 2021) en die op het moment van inschrijving ten minste 84 dagen voordien hun tweede dosis hadden gekregen. Spikevax (origineel) verhoogde de aanmaak van antilichamen en de neutraliserende respons en werd goed verdragen, ongeacht de primaire reeks. De boosterdosis die in dit onderzoek werd gebruikt, bedroeg 100 microgram. Titers van neutraliserende antilichamen zoals gemeten door een pseudovirus-neutralisatie-assay werden beoordeeld op dag 28 na de boosterdosis.
Klinische werkzaamheid bij adolescenten in de leeftijd van 12 jaar tot en met 17 jaar Het onderzoek onder adolescenten was een gerandomiseerd, placebogecontroleerd, waarnemerblind, klinisch fase 2/3-onderzoek (NCT04649151) ter evaluatie van de veiligheid, reactogeniciteit en werkzaamheid van Spikevax (origineel) bij adolescenten van 12 jaar tot en met 17 jaar. Deelnemers met een bekende voorgeschiedenis van SARS-CoV-2-infectie werden uitgesloten van het onderzoek. In totaal werden 3.732 deelnemers 2:1 gerandomiseerd naar het krijgen van 2 doses Spikevax (origineel) of fysiologisch zout als placebo, met een tussentijd van 1 maand.
Er werd een secundaire werkzaamheidsanalyse toegepast op 3.181 deelnemers die 2 doses van Spikevax (origineel) (n=2.139) dan wel placebo (n=1.042) kregen en een negatieve baselinestatus hadden voor SARS-CoV-2 in de per-protocolset. Er bestonden tussen de deelnemers die Spikevax (origineel) kregen en de deelnemers die placebo kregen geen opvallende verschillen voor wat betreft demografische gegevens of reeds aanwezige medische aandoeningen.
COVID-19 werd gedefinieerd als symptomatische COVID-19 met als vereisten een positief RT-PCR-resultaat en ten minste 2 systemische symptomen of 1 respiratoir symptoom. Gevallen begonnen 14 dagen na de tweede dosis.
Er traden nul symptomatische COVID-19-gevallen op in de Spikevax (origineel)-groep en 4 symptomatische COVID-19-gevallen in de placebogroep.
Immunogeniciteit bij adolescenten van 12 jaar tot en met 17 jaar – na primaire vaccinatie met Spikevax
Er werd een niet-inferioriteitsanalyse uitgevoerd ter evaluatie van de 50% neutraliserende titers voor SARS-CoV-2 en seroresponspercentages 28 dagen na dosis 2 in de per-protocolsubgroepen voor immunogeniciteit van adolescenten in de leeftijd van 12 jaar tot en met 17 jaar (n=340) in het onderzoek onder adolescenten en van deelnemers in de leeftijd van 18 jaar tot en met 25 jaar (n=296) in het onderzoek onder volwassenen. De proefpersonen vertoonden op baseline geen immunologische of virologische tekenen van voorafgaande SARS-CoV-2-infectie. De geometrisch gemiddelde verhouding (geometric mean ratio; GMR) van de titers van neutraliserende antilichamen bij adolescenten van 12 jaar tot en met 17 jaar vergeleken met de 18- tot 25-jarigen bedroeg 1,08 (95%-BI: 0,94, 1,24). Het verschil in seroresponspercentage bedroeg 0,2% (95%-BI: -1,8, 2,4). Aan de niet-inferioriteitscriteria (ondergrens van het 95%-BI voor GMR > 0,67 en ondergrens van het 95%-BI voor verschil in seroresponspercentage > -10%) werd voldaan.
Immunogeniciteit bij adolescenten van 12 jaar tot en met 17 jaar – na boosterdosis met Spikevax (origineel)
De primaire immunogeniciteitsdoelstelling van de boosterfase van dit onderzoek was om de werkzaamheid van de boosterdosis vast te stellen bij deelnemers van 12 jaar tot en met 17 jaar, door de immuunrespons voorafgaand aan de booster (dag 29) te vergelijken met de immuunrespons na dosis 2 van de primaire reeks (dag 57) bij jongvolwassenen (18 tot 25 jaar) in het onderzoek onder volwassenen. De werkzaamheid van een boosterdosis Spikevax 50 microgram werd bevestigd indien de immuunrespons na de boosterdosis (geometrisch gemiddelde concentratie [GMC] neutraliserende antilichamen en seroresponspercentage) voldoet aan de vooraf gespecificeerde niet-inferioriteitscriteria (voor zowel GMC als seroresponspercentage) in vergelijking met de gemeten immuunrespons na het voltooien van de primaire reeks Spikevax 100 microgram bij de subgroep van jongvolwassenen (18 tot 25 jaar) in het centrale werkzaamheidsonderzoek onder volwassenen.
In een open-labelfase van dit onderzoek ontvingen deelnemers van 12 jaar tot en met 17 jaar, ten minste 5 maanden na het voltooien van de primaire reeks (twee doses, 1 maand na elkaar), een enkele boosterdosis. De primaire populatie voor de immunogeniciteitsanalyse bestond in dit onderzoek uit 257 deelnemers van 12 jaar tot en met 17 jaar die een boosterdosis ontvingen en een willekeurige subgroep van 295 deelnemers uit het onderzoek onder jongvolwassenen (leeftijden ≥ 18 tot ≤ 25 jaar) die eerder een primaire vaccinatiereeks van twee doseringen Spikevax ontvingen, 1 maand na elkaar. Bij beide groepen deelnemers in de analysepopulatie was er geen serologisch of virologisch bewijs van SARS-CoV-2-infectie, respectievelijk voorafgaand aan de dosis in de eerste primaire reeks en voorafgaand aan de boosterdosis.
De GMR van de GMC van de boosterdosis bij adolescenten op dag 29 in vergelijking met jongvolwassenen: op dag 57 was de GMR 5,1 (95%-BI: 4,5; 5,8), waarmee voldaan werd aan de niet-inferioriteitscriteria (ondergrens van het 95%-BI > 0,667 (1/1,5); doeltreffendheidspuntschatting ≥ 0,8); het verschil in seroresponspercentage was 0,7 (95%-BI: -0,8;2,4), hetgeen voldeed aan de niet-inferioriteitscriteria (ondergrens van de 95% voor verschil in seroresponspercentage > -10%).
In de groep met 257 deelnemers was de GMC voor neutraliserende antilichamen voorafgaand aan de booster (boosterdosis dag 1) 400,4 (95%-BI: 370,0; 433,4); op boosterdosis dag 29 was de GMC 7.172,0 (95%-BI: 6.610,4; 7.781,4). Op boosterdosis dag 29 was de GMC ongeveer met een factor 18 toegenomen, in vergelijking met de GMC voor neutraliserende antilichamen voorafgaand aan de booster, hetgeen de werkzaamheid aantoonde van de booster bij adolescenten. Het seroresponspercentage was 100 (95%-BI: 98,6; 100,0).
Aan de vooraf gespecificeerde succescriteria voor de primaire immunogeniciteitsdoelstelling werd voldaan, waardoor de werkzaamheid van het vaccin in dit onderzoek is vastgesteld.
Klinische werkzaamheid bij kinderen van 6 jaar tot en met 11 jaar
Het onderzoek onder kinderen was een gerandomiseerd, placebogecontroleerd, waarnemerblind, klinisch fase 2/3-onderzoek ter evaluatie van de veiligheid, reactogeniciteit en werkzaamheid van Spikevax (origineel) bij kinderen van 6 jaar tot en met 11 jaar in de Verenigde Staten en Canada (NCT04796896). Deelnemers met een bekende voorgeschiedenis van SARS-CoV-2-infectie werden uitgesloten van het onderzoek. In totaal werden 4.016 deelnemers 3:1 gerandomiseerd naar het krijgen van 2 doses Spikevax (origineel) of fysiologisch zout als placebo, met een tussentijd van 1 maand.
Er werd een secundaire werkzaamheidsanalyse naar bevestigde COVID-19-gevallen tot aan de grensdatum van 10 november 2021 toegepast op 3.497 deelnemers die 2 doses (0,25 ml bij 0 en 1 maand) van Spikevax (origineel) (n=2.644) dan wel placebo (n=853) kregen en een negatieve baselinestatus hadden voor SARS-CoV-2 in de per-protocolset. Er bestonden tussen de deelnemers die Spikevax (origineel) kregen en de deelnemers die placebo kregen geen opvallende verschillen voor wat betreft demografische gegevens.
COVID-19 werd gedefinieerd als symptomatische COVID-19 met als vereisten een positief RT-PCR-resultaat en ten minste 2 systemische symptomen of 1 respiratoir symptoom. Gevallen begonnen 14 dagen na de tweede dosis.
Er traden 3 COVID-19-gevallen (0,1%) op in de Spikevax (origineel)-groep en 4 COVID-19-gevallen (0,5%) in de placebogroep.
Immunogeniciteit bij kinderen van 6 jaar tot en met 11 jaar
Er werd een analyse uitgevoerd ter evaluatie van de 50% neutraliserende titers voor SARS-CoV-2 en seroresponspercentages 28 dagen na dosis 2 in een subgroep van kinderen van 6 jaar tot en met 11 jaar (n=319) in het onderzoek onder kinderen en van deelnemers in de leeftijd van 18 jaar tot en met 25 jaar (n=295) in het onderzoek onder volwassenen. De proefpersonen vertoonden op baseline geen immunologische of virologische tekenen van voorafgaande SARS-CoV-2-infectie. De GMR van de titers van neutraliserende antilichamen bij kinderen van 6 jaar tot en met 11 jaar vergeleken met de 18- tot 25-jarigen bedroeg 1,239 (95%-BI: 1,072; 1,432). Het verschil in seroresponspercentage bedroeg 0,1% (95%-BI: -1,9; 2,1). Aan de niet-inferioriteitscriteria (ondergrens van het 95%-BI voor GMR > 0,67 en ondergrens van het 95%-BI voor verschil in seroresponspercentage > -10%) werd voldaan.
Immunogeniciteit bij kinderen van 6 jaar tot en met 11 jaar – na boosterdosis met Spikevax (origineel) De primaire immunogeniciteitsdoelstelling van de boosterfase van dit onderzoek was om de werkzaamheid van de boosterdosis vast te stellen bij deelnemers van 6 jaar tot en met 11 jaar, door de immuunrespons voorafgaand aan de booster (dag 29) te vergelijken met de immuunrespons na dosis 2 van de primaire reeks (dag 57) bij jongvolwassenen (18 tot 25 jaar) in dat onderzoek, waarbij een werkzaamheid van 93% werd aangetoond. De werkzaamheid van een boosterdosis van Spikevax 25 microgram werd bevestigd indien de immuunrespons na de boosterdosis (geometrisch gemiddelde concentratie [GMC] neutraliserende antilichamen en seroresponspercentage) voldoet aan de vooraf gespecificeerde niet-inferioriteitscriteria (voor zowel GMC als seroresponspercentage) in vergelijking met de gemeten immuunrespons na het voltooien van de primaire reeks Spikevax 100 microgram bij de subgroep van jongvolwassenen (18 tot 25 jaar) in het centrale werkzaamheidsonderzoek onder volwassenen.
In een open-labelfase van dit onderzoek ontvingen deelnemers van 6 jaar tot en met 11 jaar, ten minste 6 maanden na het voltooien van de primaire reeks (twee doses, 1 maand na elkaar), een enkele boosterdosis. De primaire populatie voor de immunogeniciteitsanalyse bestond uit 95 deelnemers van 6 jaar tot en met 11 jaar die een boosterdosis ontvingen en een random subgroep van 295 deelnemers uit het onderzoek onder jongvolwassenen die 1 maand na elkaar twee doseringen Spikevax ontvingen. Bij beide groepen deelnemers in de analysepopulatie was er geen serologisch of virologisch bewijs van SARS-CoV-2-infectie, respectievelijk voorafgaand aan de dosis in de eerste primaire reeks en voorafgaand aan de boosterdosis.
In de groep met 95 deelnemers was de GMC op boosterdosis dag 29 5.847,5 (95%-BI: 4.999,6; 6.839,1). Het seroresponspercentage was 100 (95%-BI: 95,9; 100,0). De serumconcentratie neutraliserende antilichamen bij kinderen van 6 jaar tot en met 11 jaar in de per-protocolsubgroep voor immunogeniciteit met een negatieve pre-boosterstatus voor SARS-CoV-2 en de vergelijking met die in jongvolwassenen (18 tot 25 jaar) werd onderzocht. Op dag 29 was de GMR voor de boosterdosis in vergelijking met de jongvolwassenen op dag 57, 4,2 (95%-BI: 3,5; 5,0), waarmee voldaan werd aan de niet-inferioriteitscriteria (ondergrens van het 95%-BI > 0,667); het verschil in seroresponspercentage was 0,7 % (95%-BI: -3,5;2,4), hetgeen voldeed aan de niet-inferioriteitscriteria (ondergrens van de 95% voor verschil in seroresponspercentage > -10%).
Aan de vooraf gespecificeerde succescriteria voor de primaire immunogeniciteitsdoelstelling werd voldaan, waardoor de werkzaamheid van de boosterdosis van het vaccin in dit onderzoek is vastgesteld. De stevige geheugenrespons binnen 4 weken na de boosterdosis is bewijs voor de robuuste preactivatie door de primaire Spikevax-reeks.
Klinische werkzaamheid bij kinderen van 6 maanden tot en met 5 jaar
Een fase 2/3-onderzoek werd uitgevoerd om de veiligheid, tolerantie, reactogeniciteit en werkzaamheid van Spikevax bij gezonde kinderen van 6 maanden tot en met 11 jaar te beoordelen. Aan het onderzoek namen kinderen in 3 leeftijdsgroepen deel: 6 jaar tot en met 11 jaar, 2 tot en met 5 jaar, en 6 maanden tot en met 23 maanden.
Een beschrijvende werkzaamheidsanalyse naar bevestigde COVID-19-gevallen tot aan de grensdatum van 21 februari 2022 werd uitgevoerd onder 5.476 deelnemers van 6 maanden tot en met 5 jaar, die 2 doses (bij 0 en 1 maand) ontvingen van Spikevax (n=4.105) dan wel placebo (n=1.371) kregen en een negatieve baselinestatus hadden voor SARS-CoV-2 (aangeduid als de per-protocolset voor werkzaamheid). Er waren geen opvallende verschillen tussen de deelnemers die Spikevax kregen en de deelnemers die placebo kregen voor wat betreft demografische gegevens.
De mediane duur van de follow-up voor de werkzaamheid na de tweede dosis was 71 dagen voor deelnemers van 2 jaar tot en met 5 jaar en 68 dagen voor deelnemers van 6 maanden tot en met 23 maanden.
De vaccinwerkzaamheid in dit onderzoek werd waargenomen tijdens de periode waarin de omicron-variant (B.1.1.529) de predominante variant in circulatie was.
De vaccinwerkzaamheid in deel 2 voor de per-protocolset voor werkzaamheid voor COVID-19-gevallen, 14 dagen of meer na dosis 2, gebruikmakend van de ‘COVID-19 P301 casusdefinitie’ (d.w.z. de definitie die wordt gebruikt in het centrale werkzaamheidsonderzoek onder volwassenen), was 46,4% (95%-BI: 19,8; 63,8) bij kinderen van 2 jaar tot en met 5 jaar en 31,5% (95%-BI: -27,7; 62,0) bij kinderen van 6 maanden tot en met 23 maanden.
Immunogeniciteit bij kinderen van 6 maanden tot en met 5 jaar
Voor kinderen van 2 jaar tot en met 5 jaar vertoonde een vergelijking van de respons op neutraliserende antilichamen op dag 57 in deze per-protocolsubgroep voor immunogeniciteit van deel 2 (n=264; 25 microgram) in vergelijking met de respons bij jongvolwassenen (n=295; 100 microgram) een GMR van 1,014 (95%-BI: 0,881;1,167), waarmee voldaan wordt aan de succescriteria voor niet-inferioriteit (ondergrens van het 95%-BI voor GMR ≥ 0,67; doeltreffendheidspuntschatting ≥ 0,8). De geometrisch gemiddelde x-voudige toename (geometric mean fold rise, GMFR) vanaf baseline tot dag 57 was voor deze kinderen 183,3% (95%-BI: 164,03; 204,91). Het verschil in seroresponspercentage tussen de kinderen en jongvolwassenen bedroeg -0,4% (95%-BI: -2,7; 1,5), hetgeen ook voldoet aan de succescriteria voor niet-inferioriteit (ondergrens van het 95%-BI voor verschil in seroresponspercentage > -10%).
Voor baby’s en peuters van 6 maanden tot en met 23 maanden vertoonde een vergelijking van de respons op neutraliserende antilichamen op dag 57 in deze per-protocolsubgroep voor immunogeniciteit van deel 2 (n=230; 25 microgram) in vergelijking met de respons bij jongvolwassenen (n=295; 100 microgram) een GMR van 1,280 (95%-BI: 1,115; 1,470), waarmee voldaan wordt aan de succescriteria voor niet-inferioriteit (ondergrens van het 95%-BI voor GMR ≥ 0,67; doeltreffendheidspuntschatting ≥ 0,8). Het verschil in seroresponspercentage tussen de kinderen en jongvolwassenen bedroeg 0,7% (95%-BI: -1,0%; 2,5%), hetgeen ook voldoet aan de succescriteria voor niet-inferioriteit (ondergrens van het 95%-BI voor verschil in seroresponspercentage > -10%).
Dienovereenkomstig werd voldaan aan de vooraf gespecificeerde succescriteria voor de primaire immunogeniciteitsdoelstelling voor beide leeftijdsgroepen, met werkzaamheid bij 25 microgram, bij zowel kinderen van 2 jaar tot en met 5 jaar als bij baby’s en peuters van 6 maanden tot en met 23 maanden (tabel 6 en 7).
Tabel 6. Samenvatting van de GMC-ratio (geometrisch gemiddelde concentratie) en het seroresponspercentage – vergelijking tussen personen van 6 maanden tot en met 23 maanden en deelnemers van 18 jaar tot en met 25 jaar – per-protocolset voor immunogeniciteit
| 6 maanden t/m | 18 jaar t/m 25 jaar | 6 maanden t/m 23 maanden / | |||
| 23 maanden n=230 | n=291 | 18 jaar t/m 25 jaar | |||
| Assay | Tijd- | GMC | GMC | GMC-ratio | Voldaan aan |
| stip | (95%-BI)* | (95%-BI)* | (95%-BI)a | niet- | |
| inferioriteits- | |||||
| doelstelling | |||||
| (J/N)b | |||||
| SARS-CoV-2 neutralisatie-assay c | 28 dage n na dosis 2 | 1.780,7 (1.606,4; 1.973,8) | 1.390,8 (1.269,1; 1.524,2) | 1,3 (1,1; 1,5) | J |
| Verschil in | |||||
| Serorespons | Serorespons | serorespons- | |||
| % | % | percentage | |||
| (95%-BI)d | (95%-BI)d | % (95%- | |||
| BI)e | |||||
100 (98,4; 100) | 99,3 (97,5; 99,9) | 0,7 (-1,0;2,5) | |||
GMC = Geometrisch gemiddelde concentratie
n = aantal deelnemers met niet-missende gegevens op baseline en op dag 57
* Gemelde antilichaamwaarden onder de ondergrens voor kwantificering (lower limit of quantification [LLOQ]) werden vervangen door 0,5 x LLOQ. Gemelde waarden hoger dan de bovengrens voor kwantificering (upper limit of quantification [ULOQ]) werden vervangen door de ULOQ, indien de feitelijke waarden niet beschikbaar zijn.
a De antilichaamspiegels na log-transformatie werden geanalyseerd met behulp van een covariantie-analysemodel (ANCOVA) met de groepsvariabele (deelnemers van 6 maanden tot en met 5 jaar en jongvolwassenen) als vast effect. De resulterende kleinste-kwadratengemiddelden, het verschil in kleinste-kwadratengemiddelden en het 95%-BI werden teruggetransformeerd naar de oorspronkelijke schaal voor de presentatie.
b Aan niet-inferioriteit wordt voldaan indien de ondergrens van het tweezijdige 95%-BI voor de GMC-ratio groter is dan 0,67, met een doeltreffendheidspuntschatting > 0,8, en de ondergrens van het tweezijdige 95%-BI voor het verschil in seroresponspercentage groter is dan -10%, met een doeltreffendheidspuntschatting > -5%.
c De uiteindelijke geometrisch gemiddelde antilichaamconcentraties (GMC) in AU/ml werden gemeten met behulp van een SARS-CoV-2-microneutralisatie-assay.
d Serorespons als gevolg van vaccinatie specifiek voor de neutraliserende antilichaamconcentratie van SARS-CoV-2-RVP op deelnemerniveau werd in het protocol gedefinieerd als een verandering vanaf onder de LLOQ naar gelijk aan of boven 4 x LLOQ, of ten minste een 4-voudige stijging indien de baselinewaarde gelijk is aan of boven de LLOQ. Het 95%-BI voor serorespons werd berekend met behulp van de Clopper-Pearson-methode.
e Het 95%-BI voor verschil in seroresponspercentage werd berekend met behulp van de betrouwbaarheidslimieten volgens Miettinen-Nurminen (-score).
Tabel 7. Samenvatting van de GMC-ratio (geometrisch gemiddelde concentratie) en het seroresponspercentage – vergelijking tussen personen van 2 jaar tot en met 5 jaar en deelnemers van 18 jaar tot en met 25 jaar – per-protocolset voor immunogeniciteit
| 2 jaar t/m 5 jaar | 18 jaar t/m 25 jaar | 2 jaar t/m 5 jaar / | |||
| n=264 | n=291 | 18 jaar t/m 25 jaar | |||
| Assay | Tijd- | GMC | GMC | GMC-ratio | Voldaan aan |
| stip | (95%-BI)* | (95%-BI)* | (95%-BI)a | niet- | |
| inferioriteits- | |||||
| doelstelling | |||||
| (J/N)b | |||||
GMC = Geometrisch gemiddelde concentratie
n = aantal deelnemers met niet-missende gegevens op baseline en op dag 57
* Gemelde antilichaamwaarden onder de ondergrens voor kwantificering (lower limit of quantification [LLOQ]) werden vervangen door 0,5 x LLOQ. Gemelde waarden hoger dan de bovengrens voor kwantificering (upper limit of quantification [ULOQ]) werden vervangen door de ULOQ, indien de feitelijke waarden niet beschikbaar zijn.
a De antilichaamspiegels na log-transformatie werden geanalyseerd met behulp van een covariantie-analysemodel (ANCOVA) met de groepsvariabele (deelnemers van 6 maanden tot en met 5 jaar en jongvolwassenen) als vast effect. De resulterende kleinste-kwadratengemiddelden, het verschil in kleinste-kwadratengemiddelden en het 95%-BI werden teruggetransformeerd naar de oorspronkelijke schaal voor de presentatie.
b Aan niet-inferioriteit wordt voldaan indien de ondergrens van het tweezijdige 95%-BI voor de GMC-ratio groter is dan 0,67, met een doeltreffendheidspuntschatting > 0,8 en de ondergrens van het tweezijdige 95%-BI voor het verschil in seroresponspercentage groter is dan -10%, met een doeltreffendheidspuntschatting > -5%.
c De uiteindelijke geometrisch gemiddelde antilichaamconcentraties (GMC) in AU/ml werden gemeten met behulp van een SARS-CoV-2-microneutralisatie-assay.
d Serorespons als gevolg van vaccinatie specifiek voor de neutraliserende antilichaamconcentratie van SARS-CoV-2-RVP op deelnemerniveau werd in het protocol gedefinieerd als een verandering vanaf onder de LLOQ naar gelijk aan of boven 4 x LLOQ, of ten minste een 4-voudige stijging indien de uitgangswaarde gelijk is aan of boven de LLOQ. Het 95%-BI voor serorespons werd berekend met behulp van de Clopper-Pearson-methode.
e Het 95%-BI voor verschil in seroresponspercentage werd berekend met behulp van de betrouwbaarheidslimieten volgens Miettinen-Nurminen (-score).
Beschikbare gegevens bij kinderen van 12 weken tot 6 maanden oud
De veiligheid en immunogeniciteit van Spikevax bivalent origineel/omicron BA.1 werden beoordeeld in onderzoek P206 bij kinderen van 12 weken tot 6 maanden oud. Tijdens het dosisbepalende gedeelte van het onderzoek werden twee dosisniveaus (5 mcg en 10 mcg), beoordeeld als een behandelingsregime met twee doses, in het algemeen goed verdragen, maar ze leidden niet tot een substantiële immuunrespons.
Immunogeniciteit bij ontvangers van solide-orgaantransplantaties
De veiligheid, reactogeniciteit en immunogeniciteit van Spikevax (origineel) werden beoordeeld in een tweedelig, open-label fase 3b-onderzoek bij volwassen ontvangers van solide-orgaantransplantaties (SOT), waaronder nier- en levertransplantaties (mRNA-1273-P304). Een dosis van 100 microgram (0,5 ml) werd toegediend, wat de dosis was die gedurende het uitvoeren van het onderzoek was toegelaten.
In deel A kregen 128 SOT-ontvangers een derde dosis Spikevax (origineel). In deel B kregen 159 SOT-ontvangers ten minste 4 maanden na de laatste dosis een boosterdosis.
De immunogeniciteit in het onderzoek werd beoordeeld door het meten van neutraliserende antilichamen tegen pseudovirus die expressie gaven aan de voorouderlijke stam van SARS-CoV-2 (D614G), 1 maand na dosis 2, dosis 3, de boosterdosis en maximaal 12 maanden na de laatste dosis in deel A en maximaal 6 maanden na de boosterdosis in deel B.
| SARS-CoV-2 Neutralisatie- assayc | 28 dage n na dosis 2 | 1.410,0 (1.273,8; 1.560,8) | 1.390,8 (1.262,5; 1.532,1) | 1,0 (0,9; 1,2) | J |
| Verschil | |||||
| Serorespons | Serorespons | in | |||
| serorespo | |||||
| % | % | ||||
| nspercent | |||||
| (95%-BI)d | (95%-BI)d | ||||
| age % | |||||
| (95%-BI)e | |||||
98,9 (96,7; 99,8) | 99,3 (97,5; 99,9) | -0,4 (-2,7; 1,5) |
Drie doses Spikevax (origineel) induceerden verbeterde neutraliserende-antilichaamtiters vergeleken met die vóór dosis 1 en na dosis 2. Van de SOT-deelnemers die drie doses hadden gekregen, behaalde een hoger percentage een serologische respons vergeleken met deelnemers die twee doses hadden gekregen. De spiegels van de neutraliserende antilichamen die werden waargenomen bij deelnemers met een SOT van de lever die drie doses hadden gekregen, waren vergelijkbaar met de responsen na dosis 2 die werden waargenomen bij de immuuncompetente, volwassen deelnemers die bij baseline negatief waren voor SARS-CoV-2. De neutraliserende-antilichaamresponsen bleven numeriek lager na dosis 3 bij deelnemers met een SOT van de nier(en) vergeleken met deelnemers met een SOT van de lever. De neutralisatiespiegels die één maand na dosis 3 werden waargenomen, hielden gedurende zes maanden aan met antilichaamspiegels die 26-voudig hoger bleven en een serologisch responspercentage van 67% vergeleken met baseline.
Een vierde (booster-)dosis Spikevax (origineel) verbeterde de neutraliserende-antilichaamrespons bij SOT-deelnemers vergeleken met na dosis 3, ongeacht de eerder ontvangen vaccins [mRNA-1273 (Moderna), BNT162b2 of een mRNA-bevattende combinatie]; deelnemers met een SOT van de nier(en) hadden echter numeriek lagere neutraliserende-antilichaamresponsen vergeleken met deelnemers met een SOT van de lever.
Ouderen
Spikevax (origineel) werd beoordeeld bij personen van 6 maanden en ouder, met inbegrip van 3.768 patiënten van 65 jaar en ouder. De werkzaamheid van Spikevax (origineel) was consistent tussen ouderen (≥ 65 jaar) en jongere volwassen proefpersonen (18-64 jaar).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Spikevax (origineel) in alle subgroepen van pediatrische patiënten voor de preventie van COVID-19 (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Niet van toepassing.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering en reproductie -en ontwikkelingstoxiciteit.
Algemene toxiciteit
Onderzoeken naar algemene toxiciteit zijn gedaan bij ratten (die eenmaal per 2 weken intramusculair tot 4 doses boven de dosis voor mensen ontvingen). Voorbijgaand en omkeerbaar oedeem en erytheem op de injectieplaats en voorbijgaande en omkeerbare veranderingen in de resultaten van laboratoriumtests (waaronder verhoogde eosinofielen, geactiveerde partiële tromboplastinetijd en fibrinogeen) zijn waargenomen. Resultaten suggereren dat mogelijke toxiciteit voor mensen laag is.
Genotoxiciteit/carcinogeniciteit
Genotoxiciteitsonderzoeken in vitro en in vivo zijn uitgevoerd met de nieuwe lipidencomponent SM-102 in het vaccin. Resultaten suggereren dat mogelijke toxiciteit voor mensen zeer laag is. Er is geen onderzoek naar carcinogeniciteit gedaan.
Reproductietoxiciteit
In een onderzoek naar ontwikkelingstoxiciteit is 0,2 ml van een vaccinformulering met dezelfde hoeveelheid mRNA (100 microgram) en andere ingrediënten van een enkele dosis voor mensen van Spikevax (origineel) intramusculair toegediend aan vrouwtjesratten op vier momenten: 28 en 14 dagen vóór het paren en op dag 1 en 13 van de dracht. Er waren geen reacties van SARS-CoV-2-antilichamen aanwezig bij de moederdieren in de periode vóór de paring tot het einde van het onderzoek op lactatiedag 21 of bij de foetussen en jongen. Er waren geen aan het vaccin gerelateerde bijwerkingen voor de vruchtbaarheid bij vrouwtjes, de dracht, de ontwikkeling van embryo’s, foetussen of jongen of postnatale ontwikkeling. Gegevens over overdracht van het Spikevax (origineel)-vaccin via de placenta of uitscheiding in de moedermelk zijn niet beschikbaar.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
SM-102 (heptadecaan-9-yl 8-{(2-hydroxyethyl)[6-oxo-6-(undecyloxy)hexyl]amino}octanoaat) Cholesterol
1,2-distearoyl-sn-glycero-3-fosfocholine (DSPC)
1,2-dimyristoyl-rac-glycero-3-methoxypolyethyleenglycol-2000 (PEG2000-DMG) Trometamol
Trometamolhydrochloride
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen of verdund worden.
6.3 Houdbaarheid
Ongeopende injectieflacon met meerdere doses (Spikevax JN.1 0,1 mg/ml dispersie voor injectie)
9 maanden bij -50 °C tot -15 °C.
Binnen de periode van 9 maanden kan na verwijdering uit de vriezer de niet-geopende flacon met het vaccin in de koelkast worden bewaard bij 2 °C tot 8 °C, beschermd tegen licht, gedurende maximaal 30 dagen.
Chemische en fysische stabiliteit is ook aangetoond voor niet-geopende flacons met het vaccin als ze gedurende 12 maanden zijn bewaard bij -50 °C tot -15 °C op voorwaarde dat de ongeopende flacon eenmaal ontdooid en bewaard bij 2 °C tot 8 °C, beschermd tegen licht, binnen maximaal 14 dagen (in plaats van 30 dagen indien bewaard bij -50 ºC tot -15 ºC gedurende 9 maanden) wordt gebruikt. De totale bewaartijd mag de 12 maanden niet overschrijden.
- Bij verplaatsing van het vaccin voor bewaring bij 2 °C tot 8 °C moet op de buitenverpakking de nieuwe weggooidatum bij 2 °C tot 8 °C worden aangegeven.
Als het vaccin bij 2 °C tot 8 °C wordt ontvangen, moet het bij 2 °C tot 8 °C worden bewaard.
Bij de uiterste gebruiksdatum op de buitenverpakking moet de nieuwe weggooidatum bij 2 °C tot 8 °C aangegeven staan.
Binnen deze periode mag tot 36 uur worden besteed aan vervoer bij 2 °C tot 8 °C (zie rubriek 6.4).
Eenmaal ontdooid, het vaccin niet opnieuw invriezen.
Het niet-geopende vaccin kan tot 24 uur na verwijdering uit de diepvries bewaard worden bij 8 °C tot 25 °C.
Aangeprikte injectieflacons met meerdere doses (Spikevax JN.1 0,1 mg/ml dispersie voor injectie)
Chemische en fysische stabiliteit tijdens het gebruik is aangetoond gedurende 19 uur bij 2 °C tot 25 °C na het eerste aanprikken (binnen de toegestane gebruiksperiode van respectievelijk 30 dagen of 14 dagen bij 2 °C tot 8 ºC en inclusief 24 uur bij 8 °C tot 25 ºC). Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt. Indien het vaccin niet onmiddellijk wordt gebruikt, is de gebruiker verantwoordelijk voor bewaartijd en -omstandigheden tijdens het gebruik.
Ongeopende flacon voor eenmalig gebruik (Spikevax JN.1 50 microgram dispersie voor injectie)
9 maanden bij -50 °C tot -15 °C.
Binnen de periode van 9 maanden kunnen na verwijdering uit de vriezer de flacons voor eenmalig gebruik in de koelkast worden bewaard bij 2 °C tot 8 °C, beschermd tegen licht, gedurende maximaal 30 dagen.
Chemische en fysische stabiliteit is ook aangetoond voor ongeopende injectieflacons voor eenmalig gebruik als ze gedurende 12 maanden zijn bewaard bij -50 °C tot -15 °C, op voorwaarde dat de flacon voor eenmalig gebruik eenmaal ontdooid en bewaard bij 2 °C tot 8 °C, beschermd tegen licht, binnen maximaal 14 dagen (in plaats van 30 dagen indien bewaard bij -50 ºC tot -15 ºC gedurende 9 maanden) wordt gebruikt. De totale bewaartijd mag de 12 maanden niet overschrijden.
- Bij verplaatsing van het vaccin voor bewaring bij 2 °C tot 8 °C moet op de buitenverpakking de nieuwe weggooidatum bij 2 °C tot 8 °C worden aangegeven.
Als het vaccin bij 2 °C tot 8 °C wordt ontvangen, moet het bij 2 °C tot 8 °C worden bewaard.
Bij de uiterste gebruiksdatum op de buitenverpakking moet de nieuwe weggooidatum bij 2 °C tot 8 °C aangegeven staan.
Binnen deze periode mogen injectieflacons voor eenmalig gebruik tot 36 uur worden vervoerd bij 2 °C tot 8 °C (zie rubriek 6.4).
Eenmaal ontdooid, het vaccin niet opnieuw invriezen.
Flacons voor eenmalig gebruik kunnen tot 24 uur na verwijdering uit de koelkast bewaard worden bij 8 °C tot 25 °C.
Spikevax JN.1 50 microgram dispersie voor injectie in een voorgevulde spuit
9 maanden bij -50 °C tot -15 °C.
Binnen de periode van 9 maanden kunnen na verwijdering uit de vriezer de voorgevulde spuiten in de koelkast worden bewaard bij 2 °C tot 8 °C, beschermd tegen licht, gedurende maximaal 30 dagen (zie rubriek 6.4).
Chemische en fysische stabiliteit is ook aangetoond voor ongeopende voorgevulde spuiten als ze gedurende 12 maanden zijn bewaard bij -50 °C tot -15 °C, op voorwaarde dat de voorgevulde spuit eenmaal ontdooid en bewaard bij 2 °C tot 8 °C, beschermd tegen licht, binnen maximaal 14 dagen (in plaats van 30 dagen indien bewaard bij -50 ºC tot -15 ºC gedurende 9 maanden) wordt gebruikt. De totale bewaartijd mag de 12 maanden niet overschrijden.
- Bij verplaatsing van het vaccin voor bewaring bij 2 °C tot 8 °C moet op de buitenverpakking de nieuwe weggooidatum bij 2 °C tot 8 °C worden aangegeven.
Als het vaccin bij 2 °C tot 8 °C wordt ontvangen, moet het bij 2 °C tot 8 °C worden bewaard.
Bij de uiterste gebruiksdatum op de buitenverpakking moet de nieuwe weggooidatum bij 2 °C tot 8 °C aangegeven staan.
De duur van het vervoer van voorgevulde spuiten wordt beperkt door de duur waarvoor de verzendcontainer is gekwalificeerd.
Eenmaal ontdooid, het vaccin niet opnieuw invriezen.
Voorgevulde spuiten kunnen tot 24 uur na verwijdering uit de koelkast bewaard worden bij 8 °C tot 25 °C.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Spikevax JN.1 0,1 mg/ml dispersie voor injectie (injectieflacons met meerdere doses)
Bewaren in de vriezer bij -50 ºC tot -15 ºC.
Na ontdooiing bewaren in de koelkast (2 °C tot 8 °C) en niet opnieuw invriezen. De flacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor bewaarcondities na ontdooiing, zie rubriek 6.3.
Voor bewaarcondities van de injectieflacons met meerdere doses, na eerste opening, zie rubriek 6.3.
Vervoer van ontdooide injectieflacons met meerdere doses in vloeibare toestand bij 2 °C tot 8 °C Indien vervoer bij -50 °C tot -15 °C niet mogelijk is, zijn gegevens beschikbaar die vervoer van één of meer ontdooide flacons in vloeibare toestand tot 36 uur bij 2 °C tot 8 °C ondersteunen (binnen respectievelijk de 30 dagen of 14 dagen houdbaarheid bij 2 °C tot 8 °C). Na ontdooiing en vervoer in vloeibare toestand bij 2 °C tot 8 °C mogen injectieflacons niet opnieuw worden ingevroren en moeten ze worden bewaard bij 2 °C tot 8 °C totdat ze worden gebruikt.
Spikevax JN.1 50 microgram dispersie voor injectie (flacons voor eenmalig gebruik)
Bewaren in de vriezer bij -50 ºC tot -15 ºC.
Na ontdooiing bewaren in de koelkast (2 °C tot 8 °C) en niet opnieuw invriezen. De injectieflacon voor eenmalig gebruik in de buitenverpakking bewaren ter bescherming tegen licht. Voor bewaarcondities na ontdooiing, zie rubriek 6.3.
Vervoer van ontdooide flacons voor eenmalig gebruik in vloeibare toestand bij 2 °C tot 8 °C Indien vervoer bij -50 °C tot -15 °C niet mogelijk is, zijn gegevens beschikbaar die vervoer van één of meer ontdooide flacons voor eenmalig gebruik in vloeibare toestand tot 36 uur bij 2 °C tot 8 °C ondersteunen (binnen respectievelijk de 30 dagen of 14 dagen houdbaarheid bij 2 °C tot 8 °C). Na ontdooiing en vervoer in vloeibare toestand bij 2 °C tot 8 °C mogen injectieflacons voor eenmalig gebruik niet opnieuw worden ingevroren en moeten ze worden bewaard bij 2 °C tot 8 °C totdat ze worden gebruikt.
Spikevax JN.1 50 microgram dispersie voor injectie in een voorgevulde spuit
Bewaren in de vriezer bij -50 ºC tot -15 ºC.
Na ontdooiing bewaren in de koelkast (2 °C tot 8 °C) en niet opnieuw invriezen. De voorgevulde spuit in de buitenverpakking bewaren ter bescherming tegen licht. Voor bewaarcondities na ontdooiing, zie rubriek 6.3.
Vervoer van ontdooide voorgevulde spuiten in vloeibare toestand bij 2 °C tot 8 °C Indien vervoer bij -50 °C tot -15 °C niet mogelijk is, zijn gegevens beschikbaar die vervoer van één of meer ontdooide voorgevulde spuiten in vloeibare toestand bij 2 °C tot 8 °C ondersteunen (binnen respectievelijk de 30 dagen of 14 dagen houdbaarheid bij 2 °C tot 8 °C). Na ontdooiing en vervoer in vloeibare toestand bij 2 °C tot 8 °C mogen voorgevulde spuiten niet opnieuw worden ingevroren en moeten ze worden bewaard bij 2 °C tot 8 °C totdat ze worden gebruikt. De duur van het vervoer van voorgevulde spuiten wordt beperkt door de duur waarvoor de verzendcontainer is gekwalificeerd.
6.5 Aard en inhoud van de verpakking
Spikevax JN.1 0,1 mg/ml dispersie voor injectie (injectieflacons met meerdere doses)
2,5 ml dispersie in een injectieflacon met meerdere doses (glas van type 1 of glas van een gelijkwaardige kwaliteit als type 1 of cyclisch olefinepolymeer met barrièrecoating aan de binnenzijde) met een stop (chlorobutylrubber) en blauwe flip-offdop van kunststof met verzegeling (aluminium verzegeling).
Verpakkingsgrootte: 10 injectieflacons met meerdere doses. Elke injectieflacon bevat 2,5 ml.
Spikevax JN.1 50 microgram dispersie voor injectie (flacons voor eenmalig gebruik)
0,5 ml dispersie in een flacon voor eenmalig gebruik (glas van type 1 of glas van een gelijkwaardige kwaliteit als type 1) met een stop (chlorobutylrubber) en blauwe flip-offdop van kunststof met verzegeling (aluminium verzegeling).
Verpakkingsgrootten:
1 flacon voor eenmalig gebruik
10 flacons voor eenmalig gebruik
Elke flacon bevat 0,5 ml.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
Spikevax JN.1 50 microgram dispersie voor injectie in een voorgevulde spuit
0,5 ml dispersie in een voorgevulde spuit (cyclisch olefinecopolymeer) met plunjerstop (gecoat broombutylrubber) en een beschermdop (broombutylrubber, zonder naald).
De voorgevulde spuiten zijn verpakt in een papieren binnenbakje in een doosje of in 1 doorzichtige blisterverpakking met 1 voorgevulde spuit of 5 doorzichtige blisterverpakkingen met 2 voorgevulde spuiten per verpakking.
Verpakkingsgrootten:
1 voorgevulde spuit
10 voorgevulde spuiten
Elke voorgevulde spuit bevat 0,5 ml.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Het vaccin moet worden bereid en toegediend door een opgeleide beroepsbeoefenaar in de gezondheidszorg met een aseptische techniek om de steriliteit van de dispersie te garanderen.
Spikevax JN.1 0,1 mg/ml dispersie voor injectie (injectieflacons met meerdere doses)
Eenmaal ontdooid is het vaccin klaar voor gebruik.
Niet schudden of verdunnen. Injectieflacon voorzichtig ronddraaien na ontdooiing en telkens als er vaccin wordt opgetrokken.
Controleer of de flacon over een blauwe flip-offdop beschikt en of de productnaam Spikevax JN.1 is.
De stop bij voorkeur telkens op een andere plaats doorprikken.
Elke injectieflacon met meerdere doses is een beetje overvuld om ervoor te zorgen dat 5 doses van 0,5 ml of maximaal 10 doses van 0,25 ml kunnen worden opgetrokken, afhankelijk van de leeftijd.
Ontdooi elke injectieflacon met meerdere doses vóór gebruik volgens onderstaande instructies (tabel 8).
Tabel 8. Ontdooi-instructies voor injectieflacons met meerdere doses voorafgaand aan gebruik
| Configuratie | Ontdooi-instructies en ontdooitijd | |||
Ontdooi-temperatuur (in een koelkast) | Ontdooi- tijd | Ontdooi-temperatuur (bij kamer-temperatuur) | Ontdooitijd | |
| Injectieflacon met meerdere doses | 2 °C-8 °C | 2 uur en 30 minuten | 15 °C-25 °C | 1 uur |
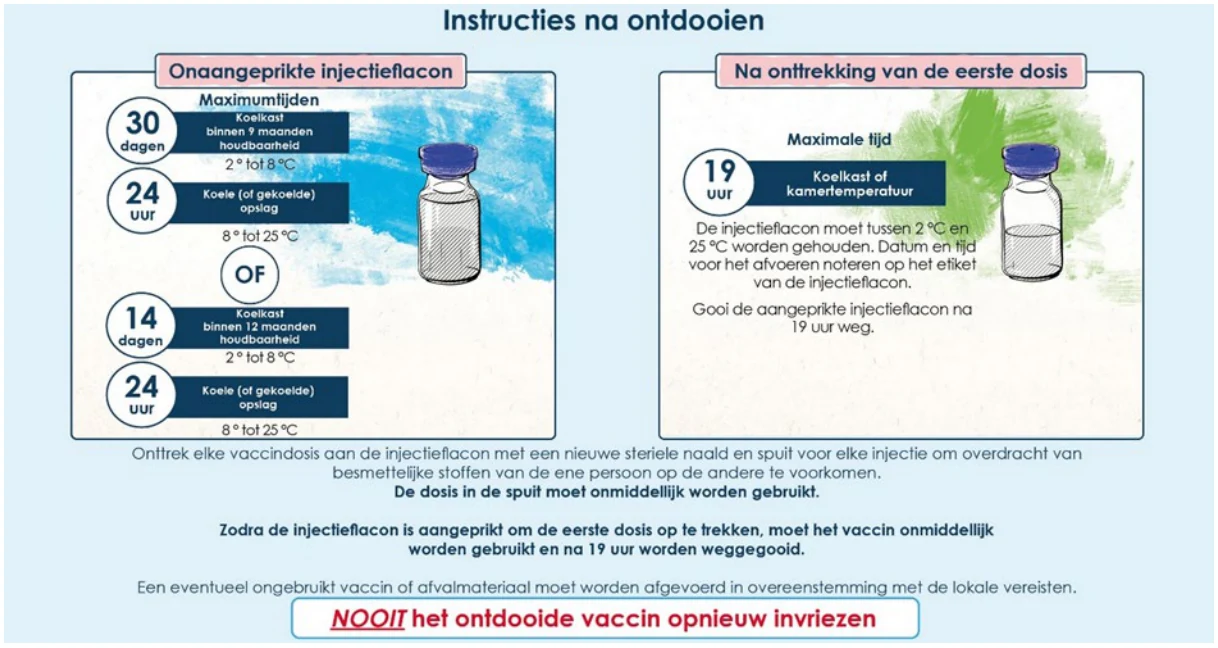
Spikevax JN.1 50 microgram dispersie voor injectie (injectieflacons voor eenmalig gebruik)
Eenmaal ontdooid is het vaccin klaar voor gebruik.
Niet schudden of verdunnen. Injectieflacon voorzichtig ronddraaien na ontdooiing en telkens voordat er vaccin wordt opgetrokken.
Controleer of de flacon over een blauwe flip-offdop beschikt en of de productnaam Spikevax JN.1 is.
Ontdooi vóór elk gebruik elke flacon voor eenmalig gebruik volgens onderstaande instructies. Elke flacon voor eenmalig gebruik of doos met 1 of 10 flacons mag in de koelkast of bij kamertemperatuur worden ontdooid (tabel 9).
Tabel 9. Ontdooi-instructies voor flacons voor eenmalig gebruik en doosjes, voorafgaand aan gebruik
| Configuratie | Ontdooi-instructies en ontdooitijd | |||
| Ontdooi-temperatuur (in een koelkast) | Ontdooitijd | Ontdooi-temperatuur (bij kamertempera tuur) | Ontdooitijd | |
| Flacon voor eenmalig gebruik | 2 °C – 8 °C | 45 minuten | 15 °C – 25 °C | 15 minuten |
| Doosje | 2 °C – 8 °C | 1 uur 45 minuten | 15 °C – 25 °C | 45 minuten |
Toediening
Het vaccin moet intramusculair worden toegediend. De deltaspier van de bovenarm heeft de voorkeur. Dit vaccin niet intraveneus, subcutaan of intradermaal toedienen.
Injectieflacons met meerdere doses
Spikevax JN.1 50 microgram dispersie voor injectie in een voorgevulde spuit
De inhoud van de voorgevulde spuit niet schudden of verdunnen.
Elke voorgevulde spuit is uitsluitend voor eenmalig gebruik. Eenmaal ontdooid is het vaccin klaar voor gebruik.
Met elke voorgevulde spuit kan één (1) dosis van 0,5 ml worden toegediend.
Spikevax JN.1 wordt geleverd in een voorgevulde spuit (zonder naald) met één dosis van 0,5 ml (50 microgram SARS-CoV-2 JN.1 mRNA) mRNA en moet voorafgaand aan toediening worden ontdooid.
Ontdooi vóór elk gebruik elke voorgevulde spuit volgens onderstaande instructies. De spuiten moeten in de koelkast of bij kamertemperatuur worden ontdooid in de blisterverpakkingen (elke blisterverpakking bevat 1 of 2 voorgevulde spuiten, afhankelijk van de verpakkingsgrootte) of in het doosje zelf (tabel 10). 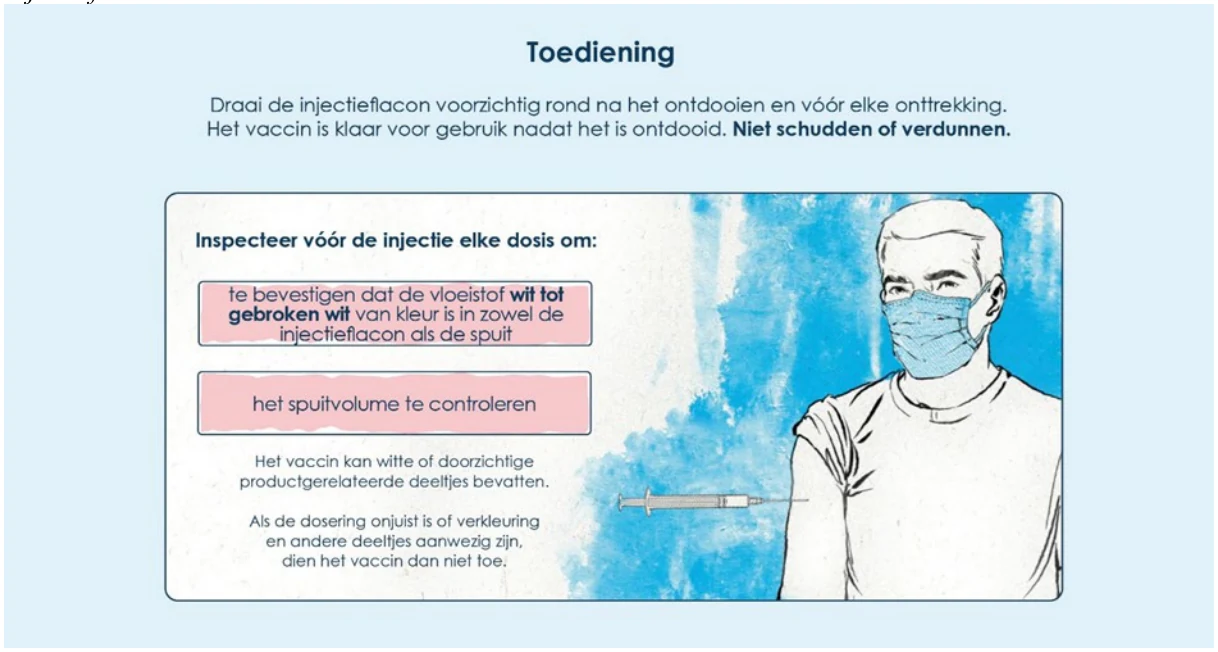
Tabel 10. Ontdooi-instructies voor Spikevax JN.1 voorgevulde spuiten en doosjes, voorafgaand aan gebruik
| Configuratie | Ontdooi-instructies en ontdooitijd | |||
Ontdooi-temperatuur (in een koelkast) (°C) | Ontdooitijd (minuten) | Ontdooi-temperatuur (bij kamertempera tuur) (°C) | Ontdooitijd (minuten) | |
| Blisterverpakking of doosje met 1 of 2 voorgevulde spuiten | 2 – 8 | 100 | 15 – 25 | 40 |
| Doosje met 10 voorgevulde spuiten | 2 – 8 | 160 | 15 – 25 | 80 |
Controleer of de productnaam van de voorgevulde spuit Spikevax JN.1 is.
Hanteringsinstructies voor de Spikevax JN.1 voorgevulde spuiten
- Niet schudden.
- De voorgevulde spuit moet vóór toediening visueel worden gecontroleerd op aanwezigheid van deeltjes en verkleuring.
- Spikevax JN.1 is een witte tot gebroken witte dispersie. Er kunnen witte of doorschijnende productgerelateerde deeltjes in zitten. Niet toedienen als het vaccin verkleurd is of andersoortige deeltjes bevat.
- Naalden zijn niet inbegrepen in de dozen met voorgevulde spuiten.
- Gebruik een steriele naald van de juiste maat voor intramusculaire injectie (21 gauge of dunner).
- Houd de beschermdop rechtop, verwijder de beschermdop door de dop tegen de klok in te draaien tot de beschermdop loskomt. Verwijder de beschermdop met een langzame, gestage beweging. Trek tijdens het draaien niet aan de beschermdop.
- Bevestig de naald door deze met de klok mee te draaien tot de naald stevig op de spuit zit.
- Haal de dop van de naald wanneer u klaar bent voor de toediening.
- Dien de gehele dosis intramusculair toe.
Verwijdering
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
MODERNA BIOTECH SPAIN, S.L.
C/ Julián Camarillo nº 31
28037 Madrid
Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1507/019
EU/1/20/1507/020
EU/1/20/1507/021
EU/1/20/1507/022
EU/1/20/1507/023
EU/1/20/1507/024
EU/1/20/1507/025
EU/1/20/1507/026
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 06 januari 2021
Datum van laatste verlenging: 03 oktober 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Spikevax LP.8.1 0,1 mg/ml dispersie voor injectieSpikevax LP.8.1 50 microgram dispersie voor injectie in een voorgevulde spuit Spikevax LP.8.1 25 microgram dispersie voor injectie in een voorgevulde spuit COVID-19-mRNA-vaccin
1. NAAM VAN HET GENEESMIDDEL
Spikevax LP.8.1 0,1 mg/ml dispersie voor injectie
Spikevax LP.8.1 50 microgram dispersie voor injectie in een voorgevulde spuit Spikevax LP.8.1 25 microgram dispersie voor injectie in een voorgevulde spuit COVID-19-mRNA-vaccin
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Tabel 1. Spikevax LP.8.1 kwalitatieve en kwantitatieve samenstelling
| Sterkte | Verpakking | Dosis (doses) | Samenstelling per dosis |
| Spikevax LP.8.1 0,1 mg/ml dispersie voor injectie | Injectieflacon van 2,5 ml met meerdere doses (blauwe flip-offdop) | 5 doses van 0,5 ml of 10 doses van 0,25 ml | Eén dosis (0,5 ml) bevat 50 microgram SARS-CoV-2 LP.8.1 mRNA, een mRNA-vaccin tegen COVID-19 (nucleoside-gemodificeerd) (in lipidenanodeeltjes ingebed). Eén dosis (0,25 ml) bevat 25 microgram SARS-CoV-2 LP.8.1 mRNA, een mRNA-vaccin tegen COVID-19 (nucleoside-gemodificeerd) (in lipidenanodeeltjes ingebed). |
Spikevax LP.8.1 50 microgram dispersie voor injectie in een voorgevulde spuit | Voorgevulde spuit | 1 dosis van 0,5 ml Uitsluitend voor eenmalig gebruik. | Eén dosis (0,5 ml) bevat 50 microgram SARS-CoV-2 LP.8.1 mRNA, een mRNA-vaccin tegen COVID-19 (nucleoside-gemodificeerd) (in lipidenanodeeltjes ingebed). |
Spikevax LP.8.1 25 microgram dispersie voor injectie in een voorgevulde spuit | Voorgevulde spuit | 1 dosis van 0,25 ml Uitsluitend voor eenmalig gebruik. | Eén dosis (0,25 ml) bevat 25 microgram SARS-CoV-2 LP.8.1 mRNA, een mRNA-vaccin tegen COVID-19 (nucleoside-gemodificeerd) (in |
| Sterkte | Verpakking | Dosis (doses) | Samenstelling per dosis |
| lipidenanodeeltjes ingebed). |
SARS-CoV-2 LP.8.1 mRNA is een enkelstrengs, 5’-capped boodschapper-RNA (mRNA) geproduceerd met behulp van een celvrije in-vitrotranscriptie van de overeenkomende DNA-sjablonen, die voor het virale spike-eiwit (S-eiwit) van SARS-CoV-2 (LP.8.1) coderen.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Dispersie voor injectie
Witte tot gebroken witte dispersie (pH: 7,1 – 7,8).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Spikevax LP.8.1 is geïndiceerd voor actieve immunisatie van personen van 6 maanden en ouder voor de preventie van COVID-19 veroorzaakt door SARS-CoV-2 (zie rubriek 4.2 en 5.1).
Het gebruik van dit vaccin dient te gebeuren in overeenstemming met de officiële aanbevelingen.
4.2 Dosering en wijze van toediening
Dosering
Tabel 2. Dosering van Spikevax LP.8.1
| Leeftijd(en) | Dosis | Extra aanbevelingen |
| Kinderen van 6 maanden tot en met 4 jaar, zonder eerdere vaccinatie en geen bekende voorgeschiedenis van SARS-CoV-2-infectie | Twee doses van 0,25 ml, intramusculair toegediend* | Dien de tweede dosis 28 dagen na de eerste dosis toe (zie rubriek 4.4 en 5.1). Als een kind één eerdere dosis van een Spikevax-vaccin heeft gekregen, dient één dosis Spikevax LP.8.1 te worden toegediend om de reeks met twee doses te voltooien. |
Kinderen van 6 maanden tot en met 4 jaar, met eerdere vaccinatie of bekende voorgeschiedenis van SARS-CoV-2-infectie | Eén dosis van 0,25 ml, intramusculair toegediend* | Spikevax LP.8.1 dient ten minste 3 maanden na de meest recente dosis van een COVID-19-vaccin te worden toegediend. |
| Kinderen van 5 jaar tot en met 11 jaar, met of zonder eerdere vaccinatie | Eén dosis van 0,25 ml, intramusculair toegediend* |
| Leeftijd(en) | Dosis | Extra aanbevelingen |
Personen van 12 jaar en ouder, met of zonder eerdere vaccinatie | Eén dosis van 0,5 ml, intramusculair toegediend | |
| Personen van 65 jaar en ouder | Eén dosis van 0,5 ml, intramusculair toegediend | Eén extra dosis kan ten minste 3 maanden na de meest recente dosis van een COVID-19-vaccin worden toegediend. |
* Gebruik de voorgevulde spuit van 0,5 ml niet om een gedeeltelijk volume van 0,25 ml toe te dienen.
Tabel 3. Dosering van Spikevax LP.8.1 voor immuungecompromitteerde personen
| Leeftijd(en) | Dosis | Extra aanbevelingen |
| Immuungecompromitteerde kinderen van 6 maanden tot en met 4 jaar, zonder eerdere vaccinatie | Twee doses van 0,25 ml, intramusculair toegediend* | Een derde dosis bij ernstig immuungecompromitteerden mag ten minste 28 dagen na de tweede dosis worden toegediend. |
| Immuungecompromitteerde kinderen van 6 maanden tot en met 4 jaar, met eerdere vaccinatie | Eén dosis van 0,25 ml, intramusculair toegediend* | Een extra leeftijdsgeschikte dosis of doses mag/mogen naar oordeel van de zorgverlener ten minste 2 maanden na de meest recente dosis van een COVID-19-vaccin worden toegediend aan ernstig immuungecompromitteerden, rekening houdend met de klinische omstandigheden van de persoon. |
| Immuungecompromitteerde kinderen van 5 jaar tot en met 11 jaar, met of zonder eerdere vaccinatie | Eén dosis van 0,25 ml, intramusculair toegediend* | |
Immuungecompromitteerde personen van 12 jaar en ouder, met of zonder eerdere vaccinatie | Eén dosis van 0,5 ml, intramusculair toegediend |
* Gebruik de voorgevulde spuit van 0,5 ml niet om een gedeeltelijk volume van 0,25 ml toe te dienen.
Pediatrische patiënten
De veiligheid en werkzaamheid van Spikevax bij kinderen in de leeftijd van jonger dan 6 maanden zijn nog niet vastgesteld (zie rubriek 5.1).
Ouderen
Bij oudere personen ≥ 65 jaar is een aanpassing van de dosering niet noodzakelijk.
Wijze van toediening
Het vaccin moet intramusculair worden toegediend. De deltaspier van de bovenarm heeft de voorkeur.
Dit vaccin niet intravasculair, subcutaan of intradermaal toedienen.
Het vaccin mag niet met andere vaccins of geneesmiddelen in dezelfde spuit worden gemengd.
Voor de voorzorgsmaatregelen die genomen moeten worden vóór toediening van het vaccin, zie rubriek 4.4.
Voor instructies met betrekking tot het ontdooien, hanteren en afvoeren van het vaccin, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheid en anafylaxie
Anafylaxie is gemeld bij personen die Spikevax hebben gekregen. Geschikte medische behandeling en toezicht moeten altijd direct beschikbaar zijn voor het geval dat zich een anafylactische reactie voordoet na de toediening van het vaccin.
Na vaccinatie is nauwlettende observatie gedurende ten minste 15 minuten aanbevolen. Volgende doses van Spikevax LP.8.1 mogen niet worden gegeven aan personen die anafylaxie ondervonden na een eerdere dosis van een Spikevax-vaccin.
Myocarditis en pericarditis
Er is een verhoogd risico op myocarditis en pericarditis na vaccinatie met Spikevax.
Deze aandoeningen kunnen binnen slechts enkele dagen na vaccinatie optreden en deden zich voornamelijk voor binnen 14 dagen. Ze werden vaker waargenomen bij jongens en jonge mannen, en vaker na de tweede dosis vergeleken met de eerste dosis (zie rubriek 4.8).
De beschikbare gegevens duiden erop dat de meeste gevallen herstellen. In sommige gevallen was ondersteuning door intensieve zorg nodig en er zijn gevallen waargenomen met een fatale afloop.
Beroepsbeoefenaren in de gezondheidszorg moeten alert zijn op de tekenen en symptomen van myocarditis en pericarditis. Gevaccineerde personen moeten worden geïnstrueerd om onmiddellijk medische hulp in te roepen indien zij symptomen ontwikkelen die wijzen op myocarditis of pericarditis zoals (acute en aanhoudende) borstkaspijn, kortademigheid of hartkloppingen na vaccinatie.
Beroepsbeoefenaren in de gezondheidszorg moeten de richtlijnen en/of specialisten raadplegen om deze aandoening te diagnosticeren en te behandelen.
Angstgerelateerde reacties
Angstgerelateerde reacties, waaronder vasovagale reacties (syncope), hyperventilatie of stressgerelateerde reacties, kunnen zich in verband met vaccinatie voordoen als psychogene respons op de naaldprik. Het is belangrijk dat voorzorgen worden genomen om letsel als gevolg van flauwvallen te voorkomen.
Gelijktijdige ziekte
De vaccinatie moet worden uitgesteld bij personen die een acute ernstige ziekte hebben, die gepaard gaat met koorts, of die een acute infectie hebben. Bij aanwezigheid van een lichte infectie en/of lichte koorts hoeft de vaccinatie niet te worden uitgesteld.
Trombocytopenie en stollingsstoornissen
Zoals met andere intramusculaire injecties is voorzichtigheid geboden bij toediening van het vaccin aan personen die anticoagulantia ontvangen, of personen met trombocytopenie of een stollingsstoornis (zoals hemofilie), omdat deze personen een bloeding of blauwe plek kunnen krijgen na een intramusculaire toediening.
Opvlammingen van het capillaireleksyndroom
Enkele gevallen van opvlammingen van het capillaireleksyndroom (CLS) zijn gemeld in de eerste dagen na vaccinatie met Spikevax (origineel). Beroepsbeoefenaren in de gezondheidszorg moeten op de hoogte zijn van de tekenen en symptomen van CLS om de aandoening onmiddellijk te kunnen herkennen en behandelen. Bij personen met een medische voorgeschiedenis van CLS moet vaccinatie worden gepland in samenwerking met geschikte medische deskundigen.
Duur van de bescherming
De duur van de bescherming die het vaccin biedt, is niet bekend, omdat dit met lopende klinische onderzoeken nog wordt bepaald.
Beperkingen van de effectiviteit van het vaccin
Zoals bij alle vaccins biedt vaccinatie met Spikevax LP.8.1 mogelijk niet aan alle ontvangers van het vaccin bescherming.
Hulpstoffen met bekend effect
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Spikevax (met inbegrip van de variantformuleringen) mag gelijktijdig worden toegediend met influenzavaccins (standaard en hoge dosis) en met subunit-vaccin voor herpes zoster (gordelroos).
Verschillende injecteerbare vaccins moeten op verschillende injectieplaatsen worden toegediend.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Uit een grote hoeveelheid observationele gegevens over zwangere vrouwen die gevaccineerd zijn met Spikevax blijkt geen toegenomen aantal negatieve zwangerschapsuitkomsten.
Omdat de producten alleen verschillen wat betreft de spike-eiwitsequentie, en ze geen klinisch belangrijke verschillen in reactogeniciteit vertonen, kan SARS-CoV-2 LP.8.1 mRNA tijdens de zwangerschap worden gebruikt.
Borstvoeding
Er zijn nog geen gegevens beschikbaar met betrekking tot het gebruik van SARS-CoV-2 LP.8.1 mRNA tijdens borstvoeding.
Er worden echter geen effecten op met moedermelk gevoede pasgeborenen/zuigelingen verwacht aangezien de systemische blootstelling van de borstvoeding gevende vrouw aan het vaccin verwaarloosbaar is. Observationele gegevens over vrouwen die borstvoeding gaven na vaccinatie met Spikevax (origineel) wezen niet op een risico op negatieve effecten bij met moedermelk gevoede pasgeborenen/zuigelingen. SARS-CoV-2 LP.8.1 mRNA kan tijdens borstvoeding worden gebruikt.
Vruchtbaarheid
De resultaten van dieronderzoek niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
SARS-CoV-2 LP.8.1 mRNA heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Sommige effecten die worden genoemd in rubriek 4.8, kunnen echter het vermogen om te rijden of machines te bedienen tijdelijk beïnvloeden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Volwassenen
De veiligheid van Spikevax (origineel) werd geëvalueerd in een gerandomiseerd, placebogecontroleerd, waarnemerblind klinisch fase 3-onderzoek in de Verenigde Staten met 30.351 deelnemers vanaf 18 jaar oud die ten minste één dosis van Spikevax (origineel) (n=15.185) of de placebo (n=15.166) hadden gekregen (NCT04470427). Op de datum van vaccinatie was de gemiddelde leeftijd van de populatie 52 jaar (bereik: 18-95); 22.831 (75,2%) deelnemers waren 18 tot 64 jaar oud en 7.520 (24,8%) deelnemers waren 65 jaar of ouder.
De meest gemelde bijwerkingen waren injectieplaatspijn (92%), vermoeidheid (70%), hoofdpijn (64,7%), myalgie (61,5%), artralgie (46,4%), koude rillingen (45,4%), nausea/braken (23%), zwelling/gevoeligheid in de oksel (19,8%), koorts (15,5%), zwelling van injectieplaats (14,7%) en roodheid (10%). Bijwerkingen waren doorgaans licht tot matig in intensiteit en verdwenen binnen enkele dagen na de vaccinatie. Een iets lagere frequentie van reactogeniciteit ging gepaard met een hogere leeftijd.
Over het algemeen is er een hogere incidentie van sommige bijwerkingen bij jongere leeftijdsgroepen: de incidentie van zwelling/gevoeligheid in de oksel, vermoeidheid, hoofdpijn, myalgie, artralgie, koude rillingen, nausea/braken en koorts was hoger bij volwassenen in de leeftijd van 18 tot < 65 jaar dan bij volwassenen > 65 jaar en ouder. Lokale en systemische bijwerkingen werden vaker gemeld na dosis 2 dan na dosis 1.
Adolescenten van 12 jaar tot en met 17 jaar
Veiligheidsgegevens voor Spikevax (origineel) bij adolescenten werden verzameld in een gerandomiseerd, placebogecontroleerd, waarnemerblind klinisch fase 2/3-onderzoek, bestaande uit meerdere delen, in de Verenigde Staten. Aan het eerste deel van het onderzoek namen 3.726 adolescenten deel in de leeftijd van 12 jaar tot en met 17 jaar die ten minste één dosis van Spikevax (origineel) (n=2.486) of placebo (n=1.240) hadden gekregen (NCT04649151). De demografische kenmerken van de deelnemers die Spikevax (origineel) kregen waren vergelijkbaar met die van deelnemers die placebo kregen.
De vaakst voorkomende bijwerkingen bij adolescenten van 12 jaar tot en met 17 jaar waren: injectieplaatspijn (97%), hoofdpijn (78%), vermoeidheid (75%), myalgie (54%), koude rillingen (49%), zwelling/gevoeligheid in de oksel (35%), artralgie (35%), nausea/braken (29%), zwelling van injectieplaats (28%), injectieplaatserytheem (26%) en koorts (14%).
Dit onderzoek ging over in een open-label fase 2/3-onderzoek, waarbij 1.346 deelnemers in de leeftijd van 12 jaar tot en met 17 jaar een boosterdosis Spikevax kregen, ten minste 5 maanden na ontvangst van de tweede dosis in de primaire reeks. Er werden geen aanvullende bijwerkingen geïdentificeerd in het open-labeldeel van het onderzoek.
Kinderen van 6 jaar tot en met 11 jaar
Veiligheidsgegevens voor Spikevax (origineel) bij kinderen werden verzameld in een tweedelig, gerandomiseerd, waarnemerblind klinisch fase 2/3-onderzoek in de Verenigde Staten en Canada (NCT04796896). Deel 1 was een open-labelfase van het onderzoek voor veiligheid, dosisbepaling en immunogeniciteit met 380 deelnemers van 6 jaar tot en met 11 jaar die ten minste één dosis (0,25 ml) van Spikevax (origineel) hadden gekregen. Deel 2 was de placebogecontroleerde fase voor veiligheid met 4.016 deelnemers van 6 jaar tot en met 11 jaar die ten minste één dosis (0,25 ml) van Spikevax (origineel) (n=3.012) of placebo (n=1.004) hadden gekregen. Geen enkele deelnemer van deel 1 deed mee aan deel 2. De demografische kenmerken van de deelnemers die Spikevax (origineel) kregen waren vergelijkbaar met die van deelnemers die placebo kregen.
Na toediening van de primaire reeks (in deel 2) waren de vaakst voorkomende bijwerkingen bij deelnemers van 6 jaar tot en met 11 jaar: injectieplaatspijn (98,4%), vermoeidheid (73,1%), hoofdpijn (62,1%), myalgie (35,3%), koude rillingen (34,6%), nausea/braken (29,3%), zwelling/gevoeligheid in de oksel (27,0%), koorts (25,7%), injectieplaatserytheem (24,0%), zwelling van injectieplaats (22,3%) en artralgie (21,3%).
Het onderzoeksprotocol werd gewijzigd om daarin een open-labelfase op te nemen met een boosterdosis, waaraan 1.294 adolescenten deelnamen in de leeftijd van 6 jaar tot en met 11 jaar, die een boosterdosis Spikevax kregen, ten minste 6 maanden na ontvangst van de tweede dosis in de primaire reeks. Er werden geen aanvullende bijwerkingen geïdentificeerd in het open-labeldeel van het onderzoek.
Kinderen van 6 maanden tot en met 5 jaar
Een gerandomiseerd, placebogecontroleerd, waarnemerblind klinisch fase 2/3-onderzoek naar de veiligheid, tolerantie, reactogeniciteit en werkzaamheid van Spikevax werd in de Verenigde Staten en Canada uitgevoerd. In dit onderzoek ontvingen 10.390 deelnemers van 6 maanden tot en met 11 jaar ten minste één dosis Spikevax (n=7.798) of een placebo (n=2.592).
Aan het onderzoek namen kinderen in 3 leeftijdsgroepen deel: 6 jaar tot en met 11 jaar, 2 tot en met 5 jaar, en 6 maanden tot en met 23 maanden. Aan dit pediatrisch onderzoek deden 6.388 deelnemers van 6 maanden tot en met 5 jaar mee, die ten minste één dosis Spikevax (n=4.791) of een placebo (n=1.597) kregen toegediend. De demografische kenmerken tussen de deelnemers die Spikevax ontvingen en die de placebo ontvingen waren vergelijkbaar.
In dit klinische onderzoek waren de bijwerkingen bij de deelnemers van 6 maanden tot en met 23 maanden, na toediening van de primaire dosis: prikkelbaarheid/huilen (81,5%), injectieplaatspijn (56,2%), slaperigheid (51,1%), verminderde eetlust (45,7%), koorts (21,8%), zwelling van injectieplaats (18,4%), injectieplaatserytheem (17,9%) en zwelling/gevoeligheid in de oksel (12,2%).
De bijwerkingen bij de deelnemers van 24 tot en met 36 maanden, na toediening van de primaire dosis, waren: injectieplaatspijn (76,8%), prikkelbaarheid/huilen (71,0%), slaperigheid (49,7%), verminderde eetlust (42,4%), koorts (26,1%), injectieplaatserytheem (17,9%), zwelling van injectieplaats (15,7%) en zwelling/gevoeligheid in de oksel (11,5%).
De bijwerkingen bij de deelnemers van 37 maanden tot en met 5 jaar, na toediening van de primaire dosis, waren: injectieplaatspijn (83,8%), vermoeidheid (61,9%), hoofdpijn (22,9%), myalgie (22,1%), koorts (20,9%), koude rillingen (16,8%), nausea/braken (15,2%), zwelling/gevoeligheid in de oksel (14,3%), artralgie (12,8%), injectieplaatserytheem (9,5%) en zwelling van injectieplaats (8,2%).
Overzichtstabel van bijwerkingen
Het veiligheidsprofiel dat hieronder is weergegeven, is gebaseerd op gegevens die gegenereerd zijn in enkele placebogecontroleerde klinische onderzoeken:
- 30.351 volwassenen ≥ 18 jaar;
- 3.726 adolescenten van 12 jaar tot en met 17 jaar;
- 4.002 kinderen van 6 jaar tot en met 11 jaar;
- 6.388 kinderen van 6 maanden tot en met 5 jaar;
- en de ervaring na het in de handel brengen.
De gemelde bijwerkingen worden vermeld in overeenstemming met de volgende frequentie:
Zeer vaak (≥1/10)
Vaak (≥1/100, <1/10)
Soms (≥1/1.000, <1/100)
Zelden (≥1/10.000, <1/1.000)
Zeer zelden (<1/10.000)
Niet bekend (kan met de beschikbare gegevens niet worden bepaald)
Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst (tabel 4).
Tabel 4: Bijwerkingen van Spikevax uit klinische onderzoeken en postautorisatie-ervaringen bij kinderen en personen van 6 maanden en ouder
| MedDRA-systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Bloed- en lymfestelselaandoeningen | Zeer vaak | Lymfadenopathie* |
| Zelden | Anafylaxie | |
| Immuunsysteemaandoeningen | Niet bekend | Overgevoeligheid |
| Voedings- en stofwisselingsstoornissen | Zeer vaak | Verminderde eetlust† |
| Psychische stoornissen | Zeer vaak | Prikkelbaarheid/huilen† |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn Slaperigheid† |
| Soms | Duizeligheid | |
| Zelden | Acute perifere gelaatsparalyse‡ Hypo-esthesie Paresthesie | |
| Hartaandoeningen | Zeer zelden | Myocarditis |
| Pericarditis | ||
| Maagdarmstelselaandoeningen | Zeer vaak | Nausea/braken |
| Vaak | Diarree | |
| Soms | Buikpijn§ | |
| Huid- en onderhuidaandoeningen | Vaak | Rash |
| Soms | Urticaria¶ | |
| Zelden | Erythema multiforme | |
| Niet bekend | Mechanische urticaria Chronische urticaria | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Myalgie Artralgie |
| Voortplantingsstelsel- en borstaandoeningen | Niet bekend | Zware menstruele bloeding# |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Injectieplaatspijn Vermoeidheid Koude rillingen Pyrexie Zwelling van injectieplaats Injectieplaatserytheem |
| Vaak | Injectieplaatsurticaria Injectieplaatsrash Vertraagd optredende reactie op de injectieplaats♠ | |
| Soms | Injectieplaatspruritus |
| MedDRA-systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Zelden | Aangezichtszwelling | |
| Niet bekend | ♥ Uitgebreide zwelling van gevaccineerde ledemaat |
*Lymfadenopathie is vastgelegd als axillaire lymfadenopathie aan dezelfde kant als de injectieplaats. In sommige gevallen werden andere lymfeklieren (bv. cervicaal, supraclaviculair) getroffen.
†Waargenomen bij pediatrische patiënten (6 maanden tot en met 5 jaar).
‡Gedurende de opvolgingsperiode voor veiligheid werd door drie deelnemers in de groep met Spikevax (origineel) en één deelnemer in de placebogroep melding gemaakt van acute perifere gelaatsparalyse. Het begin hiervan bij de deelnemers in de vaccingroep was 22 dagen, 28 dagen en 32 dagen na dosis 2.
| §Buikpijn werd waargenomen in de pediatrische populatie (6 |
jaar tot en met 11 jaar): 0,2% in de Spikevax (origineel)-groep
| en 0% in de placebogroep. |
¶Urticaria is waargenomen met ofwel acuut begin (binnen enkele dagen na vaccinatie) ofwel vertraagd begin (tot ongeveer twee weken na vaccinatie).
#De meeste gevallen bleken niet ernstig en tijdelijk van aard te zijn.
♠De mediane tijd tot het begin was 9 dagen na de eerste injectie en 11 dagen na de tweede injectie. De mediane duur was 4 dagen na de eerste injectie en 4 dagen na de tweede injectie.
♥Er waren twee ernstige bijwerkingen van aangezichtszwelling bij ontvangers van het vaccin die in het verleden dermatologische opvullers hadden gebruikt. Het begin van de zwelling werd gemeld op respectievelijk dag 1 en dag 3, ten opzichte van de dag van vaccinatie.
De reactogeniciteit en het veiligheidsprofiel bij 343 proefpersonen die Spikevax (origineel) hadden gekregen die seropositief waren voor SARS-CoV-2 op baseline, waren vergelijkbaar met die bij proefpersonen die seronegatief waren voor SARS-CoV-2 op baseline.
Volwassenen (boosterdosis)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax (origineel) werden beoordeeld in een gerandomiseerd, waarnemerblind, placebogecontroleerd
fase 2-dosisbevestigingsonderzoek bij deelnemers van 18 jaar en ouder (NCT04405076). In dit onderzoek ontvingen 198 deelnemers twee doses (0,5 ml, 100 microgram, 1 maand na elkaar) Spikevax (origineel) in de primaire vaccinreeks. In een open-labelfase van dit onderzoek ontvingen 167 van die deelnemers een enkele boosterdosis (0,25 ml, 50 microgram), ten minste 6 maanden na ontvangst van de tweede dosis in de primaire reeks. Het opgevraagde bijwerkingenprofiel voor de boosterdosis (0,25 ml, 50 microgram) was vergelijkbaar met dat na de tweede dosis in de primaire reeks.
Spikevax bivalent origineel/omicron BA.1 (boosterdosis)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax bivalent origineel/omicron BA.1 werden beoordeeld in een open-label fase 2/3-onderzoek bij deelnemers van 18 jaar en ouder (mRNA-1273-P205). In dit onderzoek kregen 437 deelnemers een boosterdosis Spikevax bivalent origineel/omicron BA.1 van 50 microgram en kregen 377 deelnemers een boosterdosis Spikevax (origineel) van 50 microgram.
Spikevax bivalent origineel/omicron BA.1 had een vergelijkbaar reactogeniciteitsprofiel met dat van de Spikevax (origineel)-booster die als tweede boosterdosis werd toegediend. De frequentie van bijwerkingen na immunisatie met Spikevax bivalent origineel/omicron BA.1 was ook vergelijkbaar of lager ten opzichte van die van de eerste boosterdosis Spikevax (origineel) (50 microgram) en ten opzichte van de tweede dosis van Spikevax (origineel) in de primaire reeks (100 microgram). Het veiligheidsprofiel van Spikevax bivalent origineel/omicron BA.1 (mediane follow-up-periode 113 dagen) was vergelijkbaar met het veiligheidsprofiel van Spikevax (origineel) (mediane follow-up-periode 127 dagen).
Spikevax bivalent origineel/omicron BA.4-5 (boosterdosis)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 werden beoordeeld in een open-label fase 2/3-onderzoek bij deelnemers van 18 jaar en ouder (mRNA-1273-P205). In dit onderzoek kregen 511 deelnemers een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 van 50 microgram en kregen 376 deelnemers een boosterdosis Spikevax (origineel) van 50 microgram.
Spikevax bivalent origineel/omicron BA.4-5 had een vergelijkbaar reactogeniciteitsprofiel met dat van de Spikevax (origineel)-booster die als tweede boosterdosis werd toegediend.
Spikevax XBB.1.5 (boosterdosis)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax XBB.1.5 werden beoordeeld in een open-label fase 2/3-onderzoek bij volwassenen (mRNA-1273-P205, deel J). In dit onderzoek kregen 50 deelnemers een boosterdosis Spikevax XBB.1.5 (50 microgram) en kregen 51 deelnemers een boosterdosis van een experimenteel bivalent omicron XBB.1.5/BA.4-5 vaccin (50 microgram).
Het reactogeniciteitsprofiel van Spikevax XBB.1.5 was vergelijkbaar met dat van Spikevax (origineel) en Spikevax bivalent origineel/omicron BA.4-5. De mediane follow-up-periode voor beide vaccingroepen bij deze tussentijdse analyse was 20 dagen (bereik van 20 tot 22 dagen met een sluitingsdatum voor de gegevens van 16 mei 2023).
Spikevax (origineel) bij ontvangers van solide-orgaantransplantaties
De veiligheid, reactogeniciteit en immunogeniciteit van Spikevax (origineel) werden beoordeeld in een tweedelig, open-label fase 3b-onderzoek bij volwassen ontvangers van solide-orgaantransplantaties (SOT), waaronder nier- en levertransplantaties (mRNA-1273-P304). Een dosis van 100 microgram (0,5 ml) werd toegediend, wat de dosis was die ten tijde van uitvoering van het onderzoek was toegelaten.
In deel A kregen 128 SOT-ontvangers een derde dosis Spikevax (origineel). In deel B kregen 159 SOT-ontvangers ten minste 4 maanden na de laatste dosis een boosterdosis (een vierde dosis voor mRNA-vaccins en een derde dosis voor niet-mRNA-vaccins).
De reactogeniciteit was consistent met het bekende profiel van Spikevax (origineel). Er waren geen onverwachte veiligheidsbevindingen.
Beschrijving van geselecteerde bijwerkingen
Myocarditis
Het verhoogde risico op myocarditis na vaccinatie met Spikevax (origineel) is het hoogst bij jongens en jonge mannen (zie rubriek 4.4).
In twee grote Europese farmaco-epidemiologische onderzoeken werd het extra risico bij jongens en jonge mannen na de tweede dosis Spikevax (origineel) geraamd. Uit één onderzoek bleek dat er bij mannen van 12-29 jaar in een periode van 7 dagen na de tweede dosis ongeveer 1,316 (95%-BI: 1,299, 1,333) meer gevallen van myocarditis per 10.000 personen waren dan bij niet-blootgestelde personen. In een ander onderzoek waren er bij mannen van 16-24 jaar in een periode van 28 dagen na de tweede dosis 1,88 (95%-BI: 0,956, 2,804) meer gevallen van myocarditis per 10.000 personen dan bij niet-blootgestelde personen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V met vermelding van het partij-/lotnummer, indien beschikbaar.
4.9 Overdosering
Na een overdosis moeten de vitale functies worden bewaakt en kan symptomatische behandeling aanbevolen zijn.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: vaccins, COVID-19-vaccins, ATC-code: J07BN01
Werkingsmechanisme
Elasomeran en zijn variantstammen bevatten in lipidenanodeeltjes ingebed mRNA. Het mRNA codeert voor het spike-eiwit van SARS-CoV-2 over de hele lengte, gemodificeerd met 2 prolinesubstituties binnen het heptad-herhaling-1-domein (S-2P) om het spike-eiwit te stabiliseren in een prefusieconformatie. Na intramusculaire injectie nemen cellen op de injectieplaats en de drainerende lymfeklieren het lipidenanodeeltje op en leveren zo effectief de mRNA-sequentie aan cellen voor omzetting in viraal eiwit. Het geleverde mRNA komt niet terecht in de cellulaire kern of werkt niet interactief met het genoom, is niet-replicerend en de expressie ervan is van voorbijgaande aard (hoofdzakelijk door dendritische cellen en subcapsulaire sinusmacrofagen). Het tot expressie gebrachte, membraangebonden spike-eiwit van SARS-CoV-2 wordt vervolgens herkend door immuuncellen als vreemd antigeen. Dit lokt een respons uit van zowel T- als B-cellen om neutraliserende antilichamen tegen het spike-eiwit te genereren die kunnen bijdragen aan bescherming tegen COVID-19.
Klinische werkzaamheid
Immunogeniciteit bij volwassenen - na een dosis Spikevax XBB.1.5 (0,5 ml, 50 microgram) versus een experimentele dosis bivalent XBB.1.5/BA.4-5 (0,5 ml, 25 microgram/25 microgram) De veiligheid, reactogeniciteit en immunogeniciteit van Spikevax XBB.1.5 50 microgram en van een bivalent vaccin dat gelijke hoeveelheden mRNA van omicron XBB.1.5 en omicron BA.4-5 spike-eiwitten (25 microgram XBB.1.5/25 microgram BA.4-5) bevat, werden beoordeeld in een open-label fase 2/3-onderzoek bij volwassenen. In dit onderzoek kregen 50 deelnemers Spikevax XBB.1.5 en kregen 51 deelnemers het experimentele bivalent XBB.1.5/BA.4-5 (mRNA-1273-P205, deel J). De twee groepen waren 1:1 gerandomiseerd.
De vaccins werden als een vijfde dosis toegediend aan volwassenen die eerder een primaire reeks met twee doses van een mRNA COVID-19-vaccin ontvingen, een boosterdosis van een mRNA COVID-19-vaccin en een boosterdosis van een mRNA bivalent origineel/omicron BA.4-5-vaccin.
Spikevax XBB.1.5 en bivalent XBB.1.5/BA.4-5 resulteerden in krachtige neutraliserende reacties op dag 15 tegen XBB.1.5, XBB.1.16, BA.4-5, BQ.1.1 en D614G. In de per-protocolset voor immunogeniciteit, waarin alle deelnemers zijn opgenomen met en zonder eerdere SARS-CoV-2-infectie (n=49 en n=50 voor groepen met respectievelijk Spikevax XBB.1.5 en bivalent XBB.1.5/BA.4-5), was de GMFR (95%-BI) op dag 15 voor Spikevax XBB.1.5 en bivalent XBB.1.5/BA.4-5 respectievelijk 16,7 (12,8; 21,7) en 11,6 (8,7; 15,4) tegen XBB.1.5 en 6,3 (4,8; 8,2) en 5,3 (3,9; 7,1) tegen BA.4-5.
Voor varianten die niet in de vaccins aanwezig waren, lag de GMFR (95%-BI) op dag 15 voor Spikevax XBB.1.5 en bivalent XBB.1.5/BA.4-5 op 11,4 (8,5; 15,4) en 9,3 (7,0; 12,3) tegen XBB.1.16, 5,8 (4,7; 7,3) en 6,1 (4,6; 7,9) tegen BQ.1.1 en 2,8 (2,2; 3,5) en 2,3 (1,9; 2,8) tegen D614G.
Immunogeniciteit bij deelnemers van 18 jaar en ouder – na een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 (0,5 ml, 25 microgram/25 microgram)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 werden beoordeeld in een open-label fase 2/3-onderzoek bij deelnemers van 18 jaar en ouder (mRNA-1273-P205). In dit onderzoek kregen 511 deelnemers een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 van 50 microgram en kregen 376 deelnemers een boosterdosis Spikevax (origineel) van 50 microgram.
Onderzoek P205, deel H beoordeelde de veiligheid, reactogeniciteit en immunogeniciteit van Spikevax bivalent origineel/omicron BA.4-5 wanneer het als tweede boosterdosis wordt toegediend aan volwassenen die eerder 2 doses Spikevax (origineel) (100 microgram) van de primaire reeks ontvingen en een eerste boosterdosis van Spikevax (origineel) (50 microgram). In P205, deel F kregen onderzoeksdeelnemers Spikevax origineel (50 microgram) als tweede boosterdosis en de deel F-groep fungeert als niet-gelijktijdige controlegroep binnen hetzelfde onderzoek die wordt vergeleken met de Spikevax bivalent origineel/omicron BA.4-5-groep. In dit onderzoek werd de primaire immunogeniciteitsanalyse uitgevoerd op basis van de primaire immunogeniciteitsset met deelnemers die bij baseline (pre-booster) geen bewijs vertoonden van een infectie met SARS-CoV-2. In de primaire analyse was de geobserveerde geometrische gemiddelde titer (Geometric Mean Titre; GMT) (95%-BI) pre-booster 87,9 (72,2; 107,1) en deze steeg tot 2.324,6 (1.921,2; 2.812,7) 28 dagen na de boosterdoses Spikevax bivalent origineel/omicron BA.4-5. Op dag 29 was de GMR voor de boosterdosis Spikevax origineel/omicron BA.4-5 van 50 microgram versus de boosterdosis Spikevax (origineel) van 50 microgram 6,29 (5,27; 7,51), waarmee aan het vooraf gespecificeerde superioriteitscriterium (ondergrens van het BI >1) werd voldaan.
De geschatte GMT’s van neutraliserende antilichamen (95%-BI) tegen omicron BA.4/BA.5, gecorrigeerd voor pre-booster titer en leeftijdsgroep, waren 2.747,3 (2.399,2; 3.145,9) en 436,7 (389,1; 490,0) 28 dagen na een boosterdosis met respectievelijk Spikevax bivalent origineel/omicron BA.4-5 en Spikevax (origineel), en de GMR (95%-BI) was 6,29 (5,27, 7,51), waarmee aan het vooraf gespecificeerde niet-inferioriteitscriterium (ondergrens van het BI ≥ 0,667) werd voldaan.
Immunogeniciteit bij volwassenen – na een boosterdosis Spikevax bivalent origineel/omicron BA.1 (0,5 ml, 25 microgram/25 microgram)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax bivalent origineel/omicron BA.1 werden beoordeeld in een open-label fase 2/3-onderzoek bij deelnemers van 18 jaar en ouder (mRNA-1273-P205). In dit onderzoek kregen 437 deelnemers een boosterdosis Spikevax bivalent origineel/omicron BA.1 van 50 microgram en kregen 377 deelnemers een boosterdosis Spikevax (origineel) van 50 microgram.
Onderzoek P205, deel G beoordeelde de veiligheid, reactogeniciteit en immunogeniciteit van Spikevax bivalent origineel/omicron BA.1 wanneer het als tweede boosterdosis wordt toegediend aan volwassenen die eerder 2 doses Spikevax (origineel) (100 microgram) van de primaire reeks en ten minste 3 maanden voorafgaand aan de inschrijving een boosterdosis Spikevax origineel (50 microgram) hebben ontvangen. In P205, deel F kregen onderzoeksdeelnemers Spikevax (origineel) (50 microgram) als tweede boosterdosis. De groep in deel G fungeert als niet-gelijktijdige controlegroep binnen hetzelfde onderzoek die met de Spikevax bivalent origineel/omicron BA.1-groep wordt vergeleken.
In dit onderzoek werd de primaire immunogeniciteitsanalyse uitgevoerd op basis van de primaire immunogeniciteitsset met deelnemers die bij baseline (pre-booster) geen bewijs vertoonden van een infectie met SARS-CoV-2. In de primaire analyse was de originele geschatte geometrisch gemiddelde titer (Geometric Mean Titre; GMT) van neutraliserende antilichamen tegen SARS-CoV-2 en de bijbehorende 95%-BI 28 dagen na de boosterdoses Spikevax bivalent origineel/omicron BA.1 en Spikevax (origineel) respectievelijk 6.422,3 (5.990,1; 6.885,7) en 5.286,6 (4.887,1; 5.718,9). Deze GMT’s geven de verhouding weer tussen de respons van Spikevax bivalent origineel/omicron BA.1 versus Spikevax (origineel) op de voorouderlijke stam van SARS-CoV-2 (D614G) en de GMR (97,5%-BI) was 1,22 (1,08; 1,37). Aan het vooraf gespecificeerde niet-inferioriteitscriterium (ondergrens van het 97,5%-BI ≥ 0,67) werd voldaan.
De geschatte GMT’s van neutraliserende antilichamen tegen omicron, BA.1 op dag 29 waren respectievelijk 2.479,9 (2.264,5; 2.715,8) en 1.421,2 (1.283,0; 1.574,4) in de groepen met de Spikevax bivalent origineel/omicron BA.1- en Spikevax (origineel)-booster en de GMR (97,5%-BI) was 1,75 (1,49; 2,04). Aan het vooraf gespecificeerde superioriteitscriterium (ondergrens van het BI > 1) werd voldaan.
Persistentie van antilichamen na Spikevax bivalent origineel/omicron BA.1 boostervaccin tegen COVID-19 na drie maanden
Deelnemers aan onderzoek P205 deel G kregen vervolgens 50 microgram Spikevax (origineel) (n=376) of Spikevax bivalent origineel/omicron BA.1 (n=437) als tweede boosterdosis toegediend. Bij deelnemers zonder incidentie van SARS-CoV-2 voorafgaand aan de booster, resulteerde Spikevax bivalent origineel/omicron BA.1 in titers van neutraliserende antilichamen tegen Omicron-BA.1 (waargenomen GMT) die significant hoger waren (964,4 [834,4; 1.114,7]) dan die bij Spikevax (origineel) (624,2 [533,1; 730,9]) en die vergelijkbaar waren met de boosters tegen de voorouderlijke stam van SARS-CoV-2 na drie maanden.
Klinische werkzaamheid bij volwassenen
Het onderzoek onder volwassenen was een gerandomiseerd, placebogecontroleerd, waarnemerblind, klinisch fase 3-onderzoek (NCT04470427) waarbij personen waren uitgesloten die immuungecompromitteerd waren of immuunonderdrukkende middelen hadden gekregen in de afgelopen 6 maanden; ook zwangere deelnemers en personen met bekende voorgeschiedenis van SARS-CoV-2-infectie waren uitgesloten van deelname. Deelnemers met stabiele hiv-ziekte waren niet uitgesloten. Influenzavaccins konden worden toegediend 14 dagen vóór of 14 dagen na een dosis van Spikevax (origineel). Deelnemers moesten ook een minimumperiode van 3 maanden in acht nemen na ontvangst van bloed-/plasmaproducten of immunoglobulinen voorafgaand aan het onderzoek om in aanmerking te komen voor ontvangst van de placebo of Spikevax (origineel).
In totaal werden 30.351 proefpersonen gevolgd gedurende een mediaan van 92 dagen (bereik: 1-122) voor de ontwikkeling van COVID-19-ziekte.
De primaire populatie voor de werkzaamheidsanalyse (aangeduid als de per-protocolset of PPS), omvatte 28.207 proefpersonen die ofwel Spikevax (origineel) (n=14.134) of placebo (n=14.073) kregen en een negatieve SARS-CoV-2-status op baseline hadden. De PPS-onderzoekspopulatie omvatte 47,4% vrouwen en 52,6% mannen, 79,5% blanken, 9,7% personen van Afro-Amerikaanse origine, 4,6% Aziaten en 6,2% personen van een andere origine. 19,7% van de deelnemers was Hispanic of van Latijns-Amerikaanse origine. De gemiddelde leeftijd van de proefpersonen was 53 jaar (bereik: 18-94). Een toedieningsperiode van -7 tot +14 dagen voor toediening van de 2e dosis (gepland op dag 29) was toegestaan voor inclusie in de PPS. 98% van de gevaccineerde personen kreeg de tweede dosis 25 dagen tot 35 dagen na dosis 1 (overeenstemmend met -3 tot +7 dagen rond het interval van 28 dagen).
Gevallen van COVID-19 werden bevestigd met reverse-transcriptase-polymerasekettingreactie (RT-PCR) en door een klinische toewijzingscommissie. Tabel 5 toont de algemene doeltreffendheid van het vaccin en de doeltreffendheid voor de belangrijkste leeftijdsgroepen.
Tabel 5: Analyse van doeltreffendheid van het vaccin: bevestigde COVID-19# ongeacht de ernst te beginnen 14 dagen na de 2e dosis – PPS
| Leeftijdsgr oep (jaar) | Spikevax (origineel) | Placebo | |||||
Proefperson en N | Gevallen van COVID-1 9 n | Incidentiecijf er van COVID-19 pe r 1.000 persoonjaren | Proefperson en N | Gevallen van COVID-1 9 n | Incidentiecijf er van COVID-19 per 1.000 persoonjaren | % werkzaamheid van vaccin (95%-BI)* | |
| Algemeen (≥18) | 14.134 | 11 | 3,328 | 14.073 | 185 | 56,510 | 94,1 (89,3; 96,8)** |
| 18 tot <65 | 10.551 | 7 | 2,875 | 10.521 | 156 | 64,625 | 95,6 (90,6; 97,9) |
| ≥65 | 3.583 | 4 | 4,595 | 3.552 | 29 | 33,728 | 86,4 (61,4; 95,2) |
| ≥65 tot <75 | 2.953 | 4 | 5,586 | 2.864 | 22 | 31,744 | 82,4% (48,9; 93,9) |
| ≥75 | 630 | 0 | 0 | 688 | 7 | 41,968 | 100% (NG; 100) |
# COVID-19: symptomatische COVID-19 waarvoor een positief RT-PCR-resultaat vereist is en ten minste 2 systemische symptomen of 1 respiratoir symptoom. Gevallen starten vanaf 14 dagen na de 2e dosis. * Doeltreffendheid van het vaccin en 95%-betrouwbaarheidsinterval (BI) van het gestratificeerde ‘Cox proportional hazards’-model
** BI niet gecorrigeerd op multipliciteit. Op multipliciteit gecorrigeerde statistische analyses zijn uitgevoerd in een tussentijdse analyse op basis van minder COVID-19-gevallen; hier niet gemeld.
Van alle proefpersonen in de PPS werden geen gevallen van ernstige COVID-19 gemeld in de gevaccineerde groep vergeleken met 30 op 185 (16%) gemelde gevallen in de placebogroep. Van de 30 deelnemers met ernstige ziekte werden 9 deelnemers in het ziekenhuis opgenomen; 2 deelnemers werden opgenomen op een afdeling voor intensive care. De meeste andere ernstige gevallen voldeden enkel aan het criterium van zuurstofverzadiging (SpO2) voor ernstige ziekte (≤ 93% op kamerlucht).
De doeltreffendheid van Spikevax (origineel) voor preventie van COVID-19, ongeacht eerdere SARS-CoV-2-infectie (bepaald op baseline door serologie en nasofaryngeaal uitstrijkje) vanaf 14 dagen na dosis 2 was 93,6% (95%-BI: 88,6; 96,5).
Subgroepanalyses van het primaire eindpunt van doeltreffendheid toonden daarnaast vergelijkbare doeltreffendheidspuntschattingen in alle geslachten, etnische groepen en deelnemers met medische comorbiditeiten geassocieerd met een hoog risico op ernstige COVID-19.
Immunogeniciteit bij volwassenen – na boosterdosis (0,25 ml, 50 microgram) De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax (origineel) werden beoordeeld in een gerandomiseerd, waarnemerblind, placebogecontroleerd
fase 2-dosisbevestigingsonderzoek bij deelnemers van 18 jaar en ouder (NCT04405076). In dit onderzoek ontvingen 198 deelnemers twee doses (0,5 ml, 100 microgram, 1 maand na elkaar) Spikevax-vaccin (origineel) in de primaire reeks. In een open-labelfase van dit onderzoek ontvingen 149 van die deelnemers (per-protocolset) een enkele boosterdosis (0,25 ml, 50 microgram), ten minste 6 maanden na ontvangst van de tweede dosis in de primaire reeks. Van een enkele boosterdosis (0,25 ml, 50 microgram) werd aangetoond dat die leidde tot een geometrisch gemiddelde x-voudige toename (geometric mean fold rise, GMFR) van neutraliserende antilichamen van 12,99 (95%-BI: 11,04; 15,29) ten opzichte van pre-booster, vergeleken met 28 dagen na de boosterdosis. De GMFR van neutraliserende antilichamen was 1,53 (95%-BI: 1,32; 1,77) bij vergelijking van 28 dagen na dosis 2 (primaire reeks) met 28 dagen na de boosterdosis.
Immunogeniciteit van een boosterdosis na primaire vaccinatie met een ander goedgekeurd COVID-19-vaccin bij volwassenen
De veiligheid en immunogeniciteit van een heterologe booster met Spikevax (origineel) werden onderzocht in een door onderzoekers opgestart onderzoek met 154 deelnemers. Het minimale tijdsinterval tussen de primaire reeks met een vector- of RNA-vaccin tegen COVID-19 en een boosterinjectie met Spikevax (origineel) bedroeg 12 weken (bereik: 12 tot 20,9 weken). De dosis die in dit onderzoek voor de booster gebruikt werd, bedroeg 100 microgram. Titers van neutraliserende antilichamen zoals gemeten door een pseudovirus-neutralisatie-assay werden beoordeeld op dag 1 vóór toediening en op dag 15 en dag 29 na de boosterdosis. Een boosterrespons werd aangetoond, ongeacht de primaire vaccinatie.
Er zijn enkel gegevens over immunogeniciteit op korte termijn beschikbaar. Langdurige bescherming en immunologisch geheugen zijn momenteel niet bekend.
Veiligheid en immunogeniciteit van 7 COVID-19-vaccins als derde dosis (booster) in het Verenigd Koninkrijk
COV-BOOST was een door onderzoekers opgestart, multicenter, gerandomiseerd fase 2-onderzoek naar vaccinatie met een derde boosterdosis tegen COVID-19 met een subgroep om de immunologie gedetailleerd te onderzoeken. Deelnemers waren volwassenen van 30 jaar en ouder, in goede fysieke gezondheid (lichte tot matige comorbiditeiten die goed onder controle waren, waren toegestaan), die 2 doses hadden gekregen van ofwel Pfizer-BioNTech ofwel Oxford-AstraZeneca (eerste dosis in december 2020, januari 2021 of februari 2021) en die op het moment van inschrijving ten minste 84 dagen voordien hun tweede dosis hadden gekregen. Spikevax (origineel) verhoogde de aanmaak van antilichamen en de neutraliserende respons en werd goed verdragen, ongeacht de primaire reeks. De boosterdosis die in dit onderzoek werd gebruikt, bedroeg 100 microgram. Titers van neutraliserende antilichamen zoals gemeten door een pseudovirus-neutralisatie-assay werden beoordeeld op dag 28 na de boosterdosis.
Klinische werkzaamheid bij adolescenten in de leeftijd van 12 jaar tot en met 17 jaar Het onderzoek onder adolescenten was een gerandomiseerd, placebogecontroleerd, waarnemerblind, klinisch fase 2/3-onderzoek (NCT04649151) ter evaluatie van de veiligheid, reactogeniciteit en werkzaamheid van Spikevax (origineel) bij adolescenten van 12 jaar tot en met 17 jaar. Deelnemers met een bekende voorgeschiedenis van SARS-CoV-2-infectie werden uitgesloten van het onderzoek. In totaal werden 3.732 deelnemers 2:1 gerandomiseerd naar het krijgen van 2 doses Spikevax (origineel) of fysiologisch zout als placebo, met een tussentijd van 1 maand.
Er werd een secundaire werkzaamheidsanalyse toegepast op 3.181 deelnemers die 2 doses van Spikevax (origineel) (n=2.139) dan wel placebo (n=1.042) kregen en een negatieve baselinestatus hadden voor SARS-CoV-2 in de per-protocolset. Er bestonden tussen de deelnemers die Spikevax (origineel) kregen en de deelnemers die placebo kregen geen opvallende verschillen voor wat betreft demografische gegevens of reeds aanwezige medische aandoeningen.
COVID-19 werd gedefinieerd als symptomatische COVID-19 met als vereisten een positief RT-PCR-resultaat en ten minste 2 systemische symptomen of 1 respiratoir symptoom. Gevallen begonnen 14 dagen na de tweede dosis.
Er traden nul symptomatische COVID-19-gevallen op in de Spikevax (origineel)-groep en 4 symptomatische COVID-19-gevallen in de placebogroep.
Immunogeniciteit bij adolescenten van 12 jaar tot en met 17 jaar – na primaire vaccinatie met Spikevax
Er werd een niet-inferioriteitsanalyse uitgevoerd ter evaluatie van de 50% neutraliserende titers voor SARS-CoV-2 en seroresponspercentages 28 dagen na dosis 2 in de per-protocolsubgroepen voor immunogeniciteit van adolescenten in de leeftijd van 12 jaar tot en met 17 jaar (n=340) in het onderzoek onder adolescenten en van deelnemers in de leeftijd van 18 jaar tot en met 25 jaar (n=296) in het onderzoek onder volwassenen. De proefpersonen vertoonden op baseline geen immunologische of virologische tekenen van voorafgaande SARS-CoV-2-infectie. De geometrisch gemiddelde verhouding (geometric mean ratio; GMR) van de titers van neutraliserende antilichamen bij adolescenten van 12 jaar tot en met 17 jaar vergeleken met de 18- tot 25-jarigen bedroeg 1,08 (95%-BI: 0,94, 1,24). Het verschil in seroresponspercentage bedroeg 0,2% (95%-BI: -1,8, 2,4). Aan de niet-inferioriteitscriteria (ondergrens van het 95%-BI voor GMR > 0,67 en ondergrens van het 95%-BI voor verschil in seroresponspercentage > -10%) werd voldaan.
Immunogeniciteit bij adolescenten van 12 jaar tot en met 17 jaar – na boosterdosis met Spikevax (origineel)
De primaire immunogeniciteitsdoelstelling van de boosterfase van dit onderzoek was om de werkzaamheid van de boosterdosis vast te stellen bij deelnemers van 12 jaar tot en met 17 jaar, door de immuunrespons voorafgaand aan de booster (dag 29) te vergelijken met de immuunrespons na dosis 2 van de primaire reeks (dag 57) bij jongvolwassenen (18 tot 25 jaar) in het onderzoek onder volwassenen. De werkzaamheid van een boosterdosis Spikevax 50 microgram werd bevestigd indien de immuunrespons na de boosterdosis (geometrisch gemiddelde concentratie [GMC] neutraliserende antilichamen en seroresponspercentage) voldoet aan de vooraf gespecificeerde niet-inferioriteitscriteria (voor zowel GMC als seroresponspercentage) in vergelijking met de gemeten immuunrespons na het voltooien van de primaire reeks Spikevax 100 microgram bij de subgroep van jongvolwassenen (18 tot 25 jaar) in het centrale werkzaamheidsonderzoek onder volwassenen.
In een open-labelfase van dit onderzoek ontvingen deelnemers van 12 jaar tot en met 17 jaar, ten minste 5 maanden na het voltooien van de primaire reeks (twee doses, 1 maand na elkaar), een enkele boosterdosis. De primaire populatie voor de immunogeniciteitsanalyse bestond in dit onderzoek uit 257 deelnemers van 12 jaar tot en met 17 jaar die een boosterdosis ontvingen en een willekeurige subgroep van 295 deelnemers uit het onderzoek onder jongvolwassenen (leeftijden ≥ 18 tot ≤ 25 jaar) die eerder een primaire vaccinatiereeks van twee doseringen Spikevax ontvingen, 1 maand na elkaar. Bij beide groepen deelnemers in de analysepopulatie was er geen serologisch of virologisch bewijs van SARS-CoV-2-infectie, respectievelijk voorafgaand aan de dosis in de eerste primaire reeks en voorafgaand aan de boosterdosis.
De GMR van de GMC van de boosterdosis bij adolescenten op dag 29 in vergelijking met jongvolwassenen: op dag 57 was de GMR 5,1 (95%-BI: 4,5; 5,8), waarmee voldaan werd aan de niet-inferioriteitscriteria (ondergrens van het 95%-BI > 0,667 (1/1,5); doeltreffendheidspuntschatting ≥ 0,8); het verschil in seroresponspercentage was 0,7 (95%-BI: -0,8;2,4), hetgeen voldeed aan de niet-inferioriteitscriteria (ondergrens van de 95% voor verschil in seroresponspercentage > -10%).
In de groep met 257 deelnemers was de GMC voor neutraliserende antilichamen voorafgaand aan de booster (boosterdosis dag 1) 400,4 (95%-BI: 370,0; 433,4); op boosterdosis dag 29 was de GMC 7.172,0 (95%-BI: 6.610,4; 7.781,4). Op boosterdosis dag 29 was de GMC ongeveer met een factor 18 toegenomen, in vergelijking met de GMC voor neutraliserende antilichamen voorafgaand aan de booster, hetgeen de werkzaamheid aantoonde van de booster bij adolescenten. Het seroresponspercentage was 100 (95%-BI: 98,6; 100,0).
Aan de vooraf gespecificeerde succescriteria voor de primaire immunogeniciteitsdoelstelling werd voldaan, waardoor de werkzaamheid van het vaccin in dit onderzoek is vastgesteld.
Klinische werkzaamheid bij kinderen van 6 jaar tot en met 11 jaar
Het onderzoek onder kinderen was een gerandomiseerd, placebogecontroleerd, waarnemerblind, klinisch fase 2/3-onderzoek ter evaluatie van de veiligheid, reactogeniciteit en werkzaamheid van Spikevax (origineel) bij kinderen van 6 jaar tot en met 11 jaar in de Verenigde Staten en Canada (NCT04796896). Deelnemers met een bekende voorgeschiedenis van SARS-CoV-2-infectie werden uitgesloten van het onderzoek. In totaal werden 4.016 deelnemers 3:1 gerandomiseerd naar het krijgen van 2 doses Spikevax (origineel) of fysiologisch zout als placebo, met een tussentijd van 1 maand.
Er werd een secundaire werkzaamheidsanalyse naar bevestigde COVID-19-gevallen tot aan de grensdatum van 10 november 2021 toegepast op 3.497 deelnemers die 2 doses (0,25 ml bij 0 en 1 maand) van Spikevax (origineel) (n=2.644) dan wel placebo (n=853) kregen en een negatieve baselinestatus hadden voor SARS-CoV-2 in de per-protocolset. Er bestonden tussen de deelnemers die Spikevax (origineel) kregen en de deelnemers die placebo kregen geen opvallende verschillen voor wat betreft demografische gegevens.
COVID-19 werd gedefinieerd als symptomatische COVID-19 met als vereisten een positief RT-PCR-resultaat en ten minste 2 systemische symptomen of 1 respiratoir symptoom. Gevallen begonnen 14 dagen na de tweede dosis.
Er traden 3 COVID-19-gevallen (0,1%) op in de Spikevax (origineel)-groep en 4 COVID-19-gevallen (0,5%) in de placebogroep.
Immunogeniciteit bij kinderen van 6 jaar tot en met 11 jaar
Er werd een analyse uitgevoerd ter evaluatie van de 50% neutraliserende titers voor SARS-CoV-2 en seroresponspercentages 28 dagen na dosis 2 in een subgroep van kinderen van 6 jaar tot en met 11 jaar (n=319) in het onderzoek onder kinderen en van deelnemers in de leeftijd van 18 jaar tot en met 25 jaar (n=295) in het onderzoek onder volwassenen. De proefpersonen vertoonden op baseline geen immunologische of virologische tekenen van voorafgaande SARS-CoV-2-infectie. De GMR van de titers van neutraliserende antilichamen bij kinderen van 6 jaar tot en met 11 jaar vergeleken met de 18- tot 25-jarigen bedroeg 1,239 (95%-BI: 1,072; 1,432). Het verschil in seroresponspercentage bedroeg 0,1% (95%-BI: -1,9; 2,1). Aan de niet-inferioriteitscriteria (ondergrens van het 95%-BI voor GMR > 0,67 en ondergrens van het 95%-BI voor verschil in seroresponspercentage > -10%) werd voldaan.
Immunogeniciteit bij kinderen van 6 jaar tot en met 11 jaar – na boosterdosis met Spikevax (origineel) De primaire immunogeniciteitsdoelstelling van de boosterfase van dit onderzoek was om de werkzaamheid van de boosterdosis vast te stellen bij deelnemers van 6 jaar tot en met 11 jaar, door de immuunrespons voorafgaand aan de booster (dag 29) te vergelijken met de immuunrespons na dosis 2 van de primaire reeks (dag 57) bij jongvolwassenen (18 tot 25 jaar) in dat onderzoek, waarbij een werkzaamheid van 93% werd aangetoond. De werkzaamheid van een boosterdosis van Spikevax 25 microgram werd bevestigd indien de immuunrespons na de boosterdosis (geometrisch gemiddelde concentratie [GMC] neutraliserende antilichamen en seroresponspercentage) voldoet aan de vooraf gespecificeerde niet-inferioriteitscriteria (voor zowel GMC als seroresponspercentage) in vergelijking met de gemeten immuunrespons na het voltooien van de primaire reeks Spikevax 100 microgram bij de subgroep van jongvolwassenen (18 tot 25 jaar) in het centrale werkzaamheidsonderzoek onder volwassenen.
In een open-labelfase van dit onderzoek ontvingen deelnemers van 6 jaar tot en met 11 jaar, ten minste 6 maanden na het voltooien van de primaire reeks (twee doses, 1 maand na elkaar), een enkele boosterdosis. De primaire populatie voor de immunogeniciteitsanalyse bestond uit 95 deelnemers van 6 jaar tot en met 11 jaar die een boosterdosis ontvingen en een random subgroep van 295 deelnemers uit het onderzoek onder jongvolwassenen die 1 maand na elkaar twee doseringen Spikevax ontvingen. Bij beide groepen deelnemers in de analysepopulatie was er geen serologisch of virologisch bewijs van SARS-CoV-2-infectie, respectievelijk voorafgaand aan de dosis in de eerste primaire reeks en voorafgaand aan de boosterdosis.
In de groep met 95 deelnemers was de GMC op boosterdosis dag 29 5.847,5 (95%-BI: 4.999,6; 6.839,1). Het seroresponspercentage was 100 (95%-BI: 95,9; 100,0). De serumconcentratie neutraliserende antilichamen bij kinderen van 6 jaar tot en met 11 jaar in de per-protocolsubgroep voor immunogeniciteit met een negatieve pre-boosterstatus voor SARS-CoV-2 en de vergelijking met die in jongvolwassenen (18 tot 25 jaar) werd onderzocht. Op dag 29 was de GMR voor de boosterdosis in vergelijking met de jongvolwassenen op dag 57, 4,2 (95%-BI: 3,5; 5,0), waarmee voldaan werd aan de niet-inferioriteitscriteria (ondergrens van het 95%-BI > 0,667); het verschil in seroresponspercentage was 0,7 % (95%-BI: -3,5;2,4), hetgeen voldeed aan de niet-inferioriteitscriteria (ondergrens van de 95% voor verschil in seroresponspercentage > -10%).
Aan de vooraf gespecificeerde succescriteria voor de primaire immunogeniciteitsdoelstelling werd voldaan, waardoor de werkzaamheid van de boosterdosis van het vaccin in dit onderzoek is vastgesteld. De stevige geheugenrespons binnen 4 weken na de boosterdosis is bewijs voor de robuuste preactivatie door de primaire Spikevax-reeks.
Klinische werkzaamheid bij kinderen van 6 maanden tot en met 5 jaar
Een fase 2/3-onderzoek werd uitgevoerd om de veiligheid, tolerantie, reactogeniciteit en werkzaamheid van Spikevax bij gezonde kinderen van 6 maanden tot en met 11 jaar te beoordelen. Aan het onderzoek namen kinderen in 3 leeftijdsgroepen deel: 6 jaar tot en met 11 jaar, 2 tot en met 5 jaar, en 6 maanden tot en met 23 maanden.
Een beschrijvende werkzaamheidsanalyse naar bevestigde COVID-19-gevallen tot aan de grensdatum van 21 februari 2022 werd uitgevoerd onder 5.476 deelnemers van 6 maanden tot en met 5 jaar, die 2 doses (bij 0 en 1 maand) ontvingen van Spikevax (n=4.105) dan wel placebo (n=1.371) kregen en een negatieve baselinestatus hadden voor SARS-CoV-2 (aangeduid als de per-protocolset voor werkzaamheid). Er waren geen opvallende verschillen tussen de deelnemers die Spikevax kregen en de deelnemers die placebo kregen voor wat betreft demografische gegevens.
De mediane duur van de follow-up voor de werkzaamheid na de tweede dosis was 71 dagen voor deelnemers van 2 jaar tot en met 5 jaar en 68 dagen voor deelnemers van 6 maanden tot en met 23 maanden.
De vaccinwerkzaamheid in dit onderzoek werd waargenomen tijdens de periode waarin de omicron-variant (B.1.1.529) de predominante variant in circulatie was.
De vaccinwerkzaamheid in deel 2 voor de per-protocolset voor werkzaamheid voor COVID-19-gevallen, 14 dagen of meer na dosis 2, gebruikmakend van de ‘COVID-19 P301 casusdefinitie’ (d.w.z. de definitie die wordt gebruikt in het centrale werkzaamheidsonderzoek onder volwassenen), was 46,4% (95%-BI: 19,8; 63,8) bij kinderen van 2 jaar tot en met 5 jaar en 31,5% (95%-BI: -27,7; 62,0) bij kinderen van 6 maanden tot en met 23 maanden.
Immunogeniciteit bij kinderen van 6 maanden tot en met 5 jaar
Voor kinderen van 2 jaar tot en met 5 jaar vertoonde een vergelijking van de respons op neutraliserende antilichamen op dag 57 in deze per-protocolsubgroep voor immunogeniciteit van deel 2 (n=264; 25 microgram) in vergelijking met de respons bij jongvolwassenen (n=295; 100 microgram) een GMR van 1,014 (95%-BI: 0,881;1,167), waarmee voldaan wordt aan de succescriteria voor niet-inferioriteit (ondergrens van het 95%-BI voor GMR ≥ 0,67; doeltreffendheidspuntschatting ≥ 0,8). De geometrisch gemiddelde x-voudige toename (geometric mean fold rise, GMFR) vanaf baseline tot dag 57 was voor deze kinderen 183,3% (95%-BI: 164,03; 204,91). Het verschil in seroresponspercentage tussen de kinderen en jongvolwassenen bedroeg -0,4% (95%-BI: -2,7; 1,5), hetgeen ook voldoet aan de succescriteria voor niet-inferioriteit (ondergrens van het 95%-BI voor verschil in seroresponspercentage > -10%).
Voor baby’s en peuters van 6 maanden tot en met 23 maanden vertoonde een vergelijking van de respons op neutraliserende antilichamen op dag 57 in deze per-protocolsubgroep voor immunogeniciteit van deel 2 (n=230; 25 microgram) in vergelijking met de respons bij jongvolwassenen (n=295; 100 microgram) een GMR van 1,280 (95%-BI: 1,115; 1,470), waarmee voldaan wordt aan de succescriteria voor niet-inferioriteit (ondergrens van het 95%-BI voor GMR ≥ 0,67; doeltreffendheidspuntschatting ≥ 0,8). Het verschil in seroresponspercentage tussen de kinderen en jongvolwassenen bedroeg 0,7% (95%-BI: -1,0%; 2,5%), hetgeen ook voldoet aan de succescriteria voor niet-inferioriteit (ondergrens van het 95%-BI voor verschil in seroresponspercentage > -10%).
Dienovereenkomstig werd voldaan aan de vooraf gespecificeerde succescriteria voor de primaire immunogeniciteitsdoelstelling voor beide leeftijdsgroepen, met werkzaamheid bij 25 microgram, bij zowel kinderen van 2 jaar tot en met 5 jaar als bij baby’s en peuters van 6 maanden tot en met 23 maanden (tabel 6 en 7).
Tabel 6. Samenvatting van de GMC-ratio (geometrisch gemiddelde concentratie) en het seroresponspercentage – vergelijking tussen personen van 6 maanden tot en met 23 maanden en deelnemers van 18 jaar tot en met 25 jaar – per-protocolset voor immunogeniciteit
| 6 maanden t/m | 18 jaar t/m 25 jaar | 6 maanden t/m 23 maanden / | |||
| 23 maanden n=230 | n=291 | 18 jaar t/m 25 jaar | |||
| Assay | Tijd- | GMC | GMC | GMC-ratio | Voldaan aan |
| stip | (95%-BI)* | (95%-BI)* | (95%-BI)a | niet- | |
| inferioriteits- | |||||
| doelstelling | |||||
| (J/N)b | |||||
| SARS-CoV-2 neutralisatie-assay c | 28 dage n na dosis 2 | 1.780,7 (1.606,4; 1.973,8) | 1.390,8 (1.269,1; 1.524,2) | 1,3 (1,1; 1,5) | J |
| Verschil in | |||||
| Serorespons | Serorespons | serorespons- | |||
| % | % | percentage | |||
| (95%-BI)d | (95%-BI)d | % (95%- | |||
| BI)e | |||||
100 (98,4; 100) | 99,3 (97,5; 99,9) | 0,7 (-1,0;2,5) | |||
GMC = Geometrisch gemiddelde concentratie
n = aantal deelnemers met niet-missende gegevens op baseline en op dag 57
* Gemelde antilichaamwaarden onder de ondergrens voor kwantificering (lower limit of quantification [LLOQ]) werden vervangen door 0,5 x LLOQ. Gemelde waarden hoger dan de bovengrens voor kwantificering (upper limit of quantification [ULOQ]) werden vervangen door de ULOQ, indien de feitelijke waarden niet beschikbaar zijn.
a De antilichaamspiegels na log-transformatie werden geanalyseerd met behulp van een covariantie-analysemodel (ANCOVA) met de groepsvariabele (deelnemers van 6 maanden tot en met 5 jaar en jongvolwassenen) als vast effect. De resulterende kleinste-kwadratengemiddelden, het verschil in kleinste-kwadratengemiddelden en het 95%-BI werden teruggetransformeerd naar de oorspronkelijke schaal voor de presentatie.
b Aan niet-inferioriteit wordt voldaan indien de ondergrens van het tweezijdige 95%-BI voor de GMC-ratio groter is dan 0,67, met een doeltreffendheidspuntschatting > 0,8, en de ondergrens van het tweezijdige 95%-BI voor het verschil in seroresponspercentage groter is dan -10%, met een doeltreffendheidspuntschatting > -5%.
c De uiteindelijke geometrisch gemiddelde antilichaamconcentraties (GMC) in AU/ml werden gemeten met behulp van een SARS-CoV-2-microneutralisatie-assay.
d Serorespons als gevolg van vaccinatie specifiek voor de neutraliserende antilichaamconcentratie van SARS-CoV-2-RVP op deelnemerniveau werd in het protocol gedefinieerd als een verandering vanaf onder de LLOQ naar gelijk aan of boven 4 x LLOQ, of ten minste een 4-voudige stijging indien de baselinewaarde gelijk is aan of boven de LLOQ. Het 95%-BI voor serorespons werd berekend met behulp van de Clopper-Pearson-methode.
e Het 95%-BI voor verschil in seroresponspercentage werd berekend met behulp van de betrouwbaarheidslimieten volgens Miettinen-Nurminen (-score).
Tabel 7. Samenvatting van de GMC-ratio (geometrisch gemiddelde concentratie) en het seroresponspercentage – vergelijking tussen personen van 2 jaar tot en met 5 jaar en deelnemers van 18 jaar tot en met 25 jaar – per-protocolset voor immunogeniciteit
| 2 jaar t/m 5 jaar | 18 jaar t/m 25 jaar | 2 jaar t/m 5 jaar / | |||
| n=264 | n=291 | 18 jaar t/m 25 jaar | |||
| Assay | Tijd- | GMC | GMC | GMC-ratio | Voldaan aan |
| stip | (95%-BI)* | (95%-BI)* | (95%-BI)a | niet- | |
| inferioriteits- | |||||
| doelstelling | |||||
| (J/N)b | |||||
GMC = Geometrisch gemiddelde concentratie
n = aantal deelnemers met niet-missende gegevens op baseline en op dag 57
* Gemelde antilichaamwaarden onder de ondergrens voor kwantificering (lower limit of quantification [LLOQ]) werden vervangen door 0,5 x LLOQ. Gemelde waarden hoger dan de bovengrens voor kwantificering (upper limit of quantification [ULOQ]) werden vervangen door de ULOQ, indien de feitelijke waarden niet beschikbaar zijn.
a De antilichaamspiegels na log-transformatie werden geanalyseerd met behulp van een covariantie-analysemodel (ANCOVA) met de groepsvariabele (deelnemers van 6 maanden tot en met 5 jaar en jongvolwassenen) als vast effect. De resulterende kleinste-kwadratengemiddelden, het verschil in kleinste-kwadratengemiddelden en het 95%-BI werden teruggetransformeerd naar de oorspronkelijke schaal voor de presentatie.
b Aan niet-inferioriteit wordt voldaan indien de ondergrens van het tweezijdige 95%-BI voor de GMC-ratio groter is dan 0,67, met een doeltreffendheidspuntschatting > 0,8 en de ondergrens van het tweezijdige 95%-BI voor het verschil in seroresponspercentage groter is dan -10%, met een doeltreffendheidspuntschatting > -5%.
c De uiteindelijke geometrisch gemiddelde antilichaamconcentraties (GMC) in AU/ml werden gemeten met behulp van een SARS-CoV-2-microneutralisatie-assay.
d Serorespons als gevolg van vaccinatie specifiek voor de neutraliserende antilichaamconcentratie van SARS-CoV-2-RVP op deelnemerniveau werd in het protocol gedefinieerd als een verandering vanaf onder de LLOQ naar gelijk aan of boven 4 x LLOQ, of ten minste een 4-voudige stijging indien de uitgangswaarde gelijk is aan of boven de LLOQ. Het 95%-BI voor serorespons werd berekend met behulp van de Clopper-Pearson-methode.
e Het 95%-BI voor verschil in seroresponspercentage werd berekend met behulp van de betrouwbaarheidslimieten volgens Miettinen-Nurminen (-score).
Beschikbare gegevens bij kinderen van 12 weken tot 6 maanden oud
De veiligheid en immunogeniciteit van Spikevax bivalent origineel/omicron BA.1 werden beoordeeld in onderzoek P206 bij kinderen van 12 weken tot 6 maanden oud. Tijdens het dosisbepalende gedeelte van het onderzoek werden twee dosisniveaus (5 mcg en 10 mcg), beoordeeld als een behandelingsregime met twee doses, in het algemeen goed verdragen, maar ze leidden niet tot een substantiële immuunrespons.
Immunogeniciteit bij ontvangers van solide-orgaantransplantaties
De veiligheid, reactogeniciteit en immunogeniciteit van Spikevax (origineel) werden beoordeeld in een tweedelig, open-label fase 3b-onderzoek bij volwassen ontvangers van solide-orgaantransplantaties (SOT), waaronder nier- en levertransplantaties (mRNA-1273-P304). Een dosis van 100 microgram (0,5 ml) werd toegediend, wat de dosis was die gedurende het uitvoeren van het onderzoek was toegelaten.
In deel A kregen 128 SOT-ontvangers een derde dosis Spikevax (origineel). In deel B kregen 159 SOT-ontvangers ten minste 4 maanden na de laatste dosis een boosterdosis.
De immunogeniciteit in het onderzoek werd beoordeeld door het meten van neutraliserende antilichamen tegen pseudovirus die expressie gaven aan de voorouderlijke stam van SARS-CoV-2 (D614G), 1 maand na dosis 2, dosis 3, de boosterdosis en maximaal 12 maanden na de laatste dosis in deel A en maximaal 6 maanden na de boosterdosis in deel B.
| SARS-CoV-2 Neutralisatie- assayc | 28 dage n na dosis 2 | 1.410,0 (1.273,8; 1.560,8) | 1.390,8 (1.262,5; 1.532,1) | 1,0 (0,9; 1,2) | J |
| Verschil | |||||
| Serorespons | Serorespons | in | |||
| serorespo | |||||
| % | % | ||||
| nspercent | |||||
| (95%-BI)d | (95%-BI)d | ||||
| age % | |||||
| (95%-BI)e | |||||
98,9 (96,7; 99,8) | 99,3 (97,5; 99,9) | -0,4 (-2,7; 1,5) |
Drie doses Spikevax (origineel) induceerden verbeterde neutraliserende-antilichaamtiters vergeleken met die vóór dosis 1 en na dosis 2. Van de SOT-deelnemers die drie doses hadden gekregen, behaalde een hoger percentage een serologische respons vergeleken met deelnemers die twee doses hadden gekregen. De spiegels van de neutraliserende antilichamen die werden waargenomen bij deelnemers met een SOT van de lever die drie doses hadden gekregen, waren vergelijkbaar met de responsen na dosis 2 die werden waargenomen bij de immuuncompetente, volwassen deelnemers die bij baseline negatief waren voor SARS-CoV-2. De neutraliserende-antilichaamresponsen bleven numeriek lager na dosis 3 bij deelnemers met een SOT van de nier(en) vergeleken met deelnemers met een SOT van de lever. De neutralisatiespiegels die één maand na dosis 3 werden waargenomen, hielden gedurende zes maanden aan met antilichaamspiegels die 26-voudig hoger bleven en een serologisch responspercentage van 67% vergeleken met baseline.
Een vierde (booster-)dosis Spikevax (origineel) verbeterde de neutraliserende-antilichaamrespons bij SOT-deelnemers vergeleken met na dosis 3, ongeacht de eerder ontvangen vaccins [mRNA-1273 (Moderna), BNT162b2 of een mRNA-bevattende combinatie]; deelnemers met een SOT van de nier(en) hadden echter numeriek lagere neutraliserende-antilichaamresponsen vergeleken met deelnemers met een SOT van de lever.
Ouderen
Spikevax (origineel) werd beoordeeld bij personen van 6 maanden en ouder, met inbegrip van 3.768 patiënten van 65 jaar en ouder. De werkzaamheid van Spikevax (origineel) was consistent tussen ouderen (≥ 65 jaar) en jongere volwassen proefpersonen (18-64 jaar).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Spikevax (origineel) in alle subgroepen van pediatrische patiënten voor de preventie van COVID-19 (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Niet van toepassing.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering en reproductie -en ontwikkelingstoxiciteit.
Algemene toxiciteit
Onderzoeken naar algemene toxiciteit zijn gedaan bij ratten (die eenmaal per 2 weken intramusculair tot 4 doses boven de dosis voor mensen ontvingen). Voorbijgaand en omkeerbaar oedeem en erytheem op de injectieplaats en voorbijgaande en omkeerbare veranderingen in de resultaten van laboratoriumtests (waaronder verhoogde eosinofielen, geactiveerde partiële tromboplastinetijd en fibrinogeen) zijn waargenomen. Resultaten suggereren dat mogelijke toxiciteit voor mensen laag is.
Genotoxiciteit/carcinogeniciteit
Genotoxiciteitsonderzoeken in vitro en in vivo zijn uitgevoerd met de nieuwe lipidencomponent SM-102 in het vaccin. Resultaten suggereren dat mogelijke toxiciteit voor mensen zeer laag is. Er is geen onderzoek naar carcinogeniciteit gedaan.
Reproductietoxiciteit
In een onderzoek naar ontwikkelingstoxiciteit is 0,2 ml van een vaccinformulering met dezelfde hoeveelheid mRNA (100 microgram) en andere ingrediënten van een enkele dosis voor mensen van Spikevax (origineel) intramusculair toegediend aan vrouwtjesratten op vier momenten: 28 en 14 dagen vóór het paren en op dag 1 en 13 van de dracht. Er waren geen reacties van SARS-CoV-2-antilichamen aanwezig bij de moederdieren in de periode vóór de paring tot het einde van het onderzoek op lactatiedag 21 of bij de foetussen en jongen. Er waren geen aan het vaccin gerelateerde bijwerkingen voor de vruchtbaarheid bij vrouwtjes, de dracht, de ontwikkeling van embryo’s, foetussen of jongen of postnatale ontwikkeling. Gegevens over overdracht van het Spikevax (origineel)-vaccin via de placenta of uitscheiding in de moedermelk zijn niet beschikbaar.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
SM-102 (heptadecaan-9-yl 8-{(2-hydroxyethyl)[6-oxo-6-(undecyloxy)hexyl]amino}octanoaat) Cholesterol
1,2-distearoyl-sn-glycero-3-fosfocholine (DSPC)
1,2-dimyristoyl-rac-glycero-3-methoxypolyethyleenglycol-2000 (PEG2000-DMG) Trometamol
Trometamolhydrochloride
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen of verdund worden.
6.3 Houdbaarheid
Ongeopende injectieflacon met meerdere doses (Spikevax LP.8.1 0,1 mg/ml dispersie voor injectie)
9 maanden bij -50 °C tot -15 °C.
Binnen de periode van 9 maanden kan na verwijdering uit de vriezer de niet-geopende flacon met het vaccin in de koelkast worden bewaard bij 2 °C tot 8 °C, beschermd tegen licht, gedurende maximaal 30 dagen.
Chemische en fysische stabiliteit is ook aangetoond voor niet-geopende flacons met het vaccin als ze gedurende 12 maanden zijn bewaard bij -50 °C tot -15 °C op voorwaarde dat de ongeopende flacon eenmaal ontdooid en bewaard bij 2 °C tot 8 °C, beschermd tegen licht, binnen maximaal 14 dagen (in plaats van 30 dagen indien bewaard bij -50 ºC tot -15 ºC gedurende 9 maanden) wordt gebruikt. De totale bewaartijd mag de 12 maanden niet overschrijden.
- Bij verplaatsing van het vaccin voor bewaring bij 2 °C tot 8 °C moet op de buitenverpakking de nieuwe weggooidatum bij 2 °C tot 8 °C worden aangegeven.
Als het vaccin bij 2 °C tot 8 °C wordt ontvangen, moet het bij 2 °C tot 8 °C worden bewaard.
Bij de uiterste gebruiksdatum op de buitenverpakking moet de nieuwe weggooidatum bij 2 °C tot 8 °C aangegeven staan.
Binnen deze periode mag tot 36 uur worden besteed aan vervoer bij 2 °C tot 8 °C (zie rubriek 6.4).
Eenmaal ontdooid, het vaccin niet opnieuw invriezen.
Het niet-geopende vaccin kan tot 24 uur na verwijdering uit de diepvries bewaard worden bij 8 °C tot 25 °C.
Aangeprikte injectieflacons met meerdere doses (Spikevax LP.8.1 0,1 mg/ml dispersie voor injectie)
Chemische en fysische stabiliteit tijdens het gebruik is aangetoond gedurende 19 uur bij 2 °C tot 25 °C na het eerste aanprikken (binnen de toegestane gebruiksperiode van respectievelijk 30 dagen of 14 dagen bij 2 °C tot 8 ºC en inclusief 24 uur bij 8 °C tot 25 ºC). Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt. Indien het vaccin niet onmiddellijk wordt gebruikt, is de gebruiker verantwoordelijk voor bewaartijd en -omstandigheden tijdens het gebruik.
Spikevax LP.8.1 50 microgram dispersie voor injectie in een voorgevulde spuit en Spikevax LP.8.1 25 microgram dispersie voor injectie in een voorgevulde spuit
9 maanden bij -50 °C tot -15 °C.
Binnen de periode van 9 maanden kunnen na verwijdering uit de vriezer de voorgevulde spuiten in de koelkast worden bewaard bij 2 °C tot 8 °C, beschermd tegen licht, gedurende maximaal 30 dagen (zie rubriek 6.4).
Chemische en fysische stabiliteit is ook aangetoond voor ongeopende voorgevulde spuiten als ze gedurende 12 maanden zijn bewaard bij -50 °C tot -15 °C, op voorwaarde dat de voorgevulde spuit eenmaal ontdooid en bewaard bij 2 °C tot 8 °C, beschermd tegen licht, binnen maximaal 14 dagen (in plaats van 30 dagen indien bewaard bij -50 ºC tot -15 ºC gedurende 9 maanden) wordt gebruikt. De totale bewaartijd mag de 12 maanden niet overschrijden.
- Bij verplaatsing van het vaccin voor bewaring bij 2 °C tot 8 °C moet op de buitenverpakking de nieuwe weggooidatum bij 2 °C tot 8 °C worden aangegeven.
Als het vaccin bij 2 °C tot 8 °C wordt ontvangen, moet het bij 2 °C tot 8 °C worden bewaard.
Bij de uiterste gebruiksdatum op de buitenverpakking moet de nieuwe weggooidatum bij 2 °C tot 8 °C aangegeven staan.
De duur van het vervoer van voorgevulde spuiten wordt beperkt door de duur waarvoor de verzendcontainer is gekwalificeerd.
Eenmaal ontdooid, het vaccin niet opnieuw invriezen.
Voorgevulde spuiten kunnen tot 24 uur na verwijdering uit de koelkast bewaard worden bij 8 °C tot 25 °C.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Spikevax LP.8.1 0,1 mg/ml dispersie voor injectie (injectieflacons met meerdere doses)
Bewaren in de vriezer bij -50 ºC tot -15 ºC.
Na ontdooiing bewaren in de koelkast (2 °C tot 8 °C) en niet opnieuw invriezen. De flacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor bewaarcondities na ontdooiing, zie rubriek 6.3.
Voor bewaarcondities van de injectieflacons met meerdere doses, na eerste opening, zie rubriek 6.3.
Vervoer van ontdooide injectieflacons met meerdere doses in vloeibare toestand bij 2 °C tot 8 °C Indien vervoer bij -50 °C tot -15 °C niet mogelijk is, zijn gegevens beschikbaar die vervoer van één of meer ontdooide flacons in vloeibare toestand tot 36 uur bij 2 °C tot 8 °C ondersteunen (binnen respectievelijk de 30 dagen of 14 dagen houdbaarheid bij 2 °C tot 8 °C). Na ontdooiing en vervoer in vloeibare toestand bij 2 °C tot 8 °C mogen injectieflacons niet opnieuw worden ingevroren en moeten ze worden bewaard bij 2 °C tot 8 °C totdat ze worden gebruikt.
Spikevax LP.8.1 50 microgram dispersie voor injectie in een voorgevulde spuit en Spikevax LP.8.1 25 microgram dispersie voor injectie in een voorgevulde spuit
Bewaren in de vriezer bij -50 ºC tot -15 ºC.
Na ontdooiing bewaren in de koelkast (2 °C tot 8 °C) en niet opnieuw invriezen. De voorgevulde spuit in de buitenverpakking bewaren ter bescherming tegen licht. Voor bewaarcondities na ontdooiing, zie rubriek 6.3.
Vervoer van ontdooide voorgevulde spuiten in vloeibare toestand bij 2 °C tot 8 °C Indien vervoer bij -50 °C tot -15 °C niet mogelijk is, zijn gegevens beschikbaar die vervoer van één of meer ontdooide voorgevulde spuiten in vloeibare toestand bij 2 °C tot 8 °C ondersteunen (binnen respectievelijk de 30 dagen of 14 dagen houdbaarheid bij 2 °C tot 8 °C). Na ontdooiing en vervoer in vloeibare toestand bij 2 °C tot 8 °C mogen voorgevulde spuiten niet opnieuw worden ingevroren en moeten ze worden bewaard bij 2 °C tot 8 °C totdat ze worden gebruikt. De duur van het vervoer van voorgevulde spuiten wordt beperkt door de duur waarvoor de verzendcontainer is gekwalificeerd.
6.5 Aard en inhoud van de verpakking
Spikevax LP.8.1 0,1 mg/ml dispersie voor injectie (injectieflacons met meerdere doses)
2,5 ml dispersie in een injectieflacon met meerdere doses (glas van type 1 of glas van een gelijkwaardige kwaliteit als type 1 of cyclisch olefinepolymeer met barrièrecoating aan de binnenzijde) met een stop (chlorobutylrubber) en blauwe flip-offdop van kunststof met verzegeling (aluminium verzegeling).
Verpakkingsgrootte: 10 injectieflacons met meerdere doses. Elke injectieflacon bevat 2,5 ml.
Spikevax LP.8.1 50 microgram dispersie voor injectie in een voorgevulde spuit en Spikevax LP.8.1 25 microgram dispersie voor injectie in een voorgevulde spuit
0,25 ml of 0,5 ml dispersie in een voorgevulde spuit (cyclisch olefinecopolymeer) met plunjerstop (gecoat broombutylrubber) en een beschermdop (broombutylrubber, zonder naald).
De voorgevulde spuiten zijn verpakt in een papieren binnenbakje in een doosje of in 1 doorzichtige blisterverpakking met 1 voorgevulde spuit of 5 doorzichtige blisterverpakkingen met 2 voorgevulde spuiten per verpakking.
Verpakkingsgrootten:
1 voorgevulde spuit
10 voorgevulde spuiten
Elke voorgevulde spuit bevat 0,25 ml of 0,5 ml, afhankelijk van het gelabelde spuitvolume.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Het vaccin moet worden bereid en toegediend door een opgeleide beroepsbeoefenaar in de gezondheidszorg met een aseptische techniek om de steriliteit van de dispersie te garanderen.
Spikevax LP.8.1 0,1 mg/ml dispersie voor injectie (injectieflacons met meerdere doses)
Eenmaal ontdooid is het vaccin klaar voor gebruik.
Niet schudden of verdunnen. Injectieflacon voorzichtig ronddraaien na ontdooiing en telkens als er vaccin wordt opgetrokken.
Controleer of de flacon over een blauwe flip-offdop beschikt en of de productnaam Spikevax LP.8.1 is.
De stop bij voorkeur telkens op een andere plaats doorprikken.
Elke injectieflacon met meerdere doses is een beetje overvuld om ervoor te zorgen dat 5 doses van 0,5 ml of maximaal 10 doses van 0,25 ml kunnen worden opgetrokken, afhankelijk van de leeftijd.
Ontdooi elke injectieflacon met meerdere doses vóór gebruik volgens onderstaande instructies (tabel 8).
Tabel 8. Ontdooi-instructies voor injectieflacons met meerdere doses voorafgaand aan gebruik
| Configuratie | Ontdooi-instructies en ontdooitijd | |||
Ontdooi-temperatuur (in een koelkast) | Ontdooi- tijd | Ontdooi-temperatuur (bij kamer-temperatuur) | Ontdooitijd | |
| Injectieflacon met meerdere doses | 2 °C-8 °C | 2 uur en 30 minuten | 15 °C-25 °C | 1 uur |
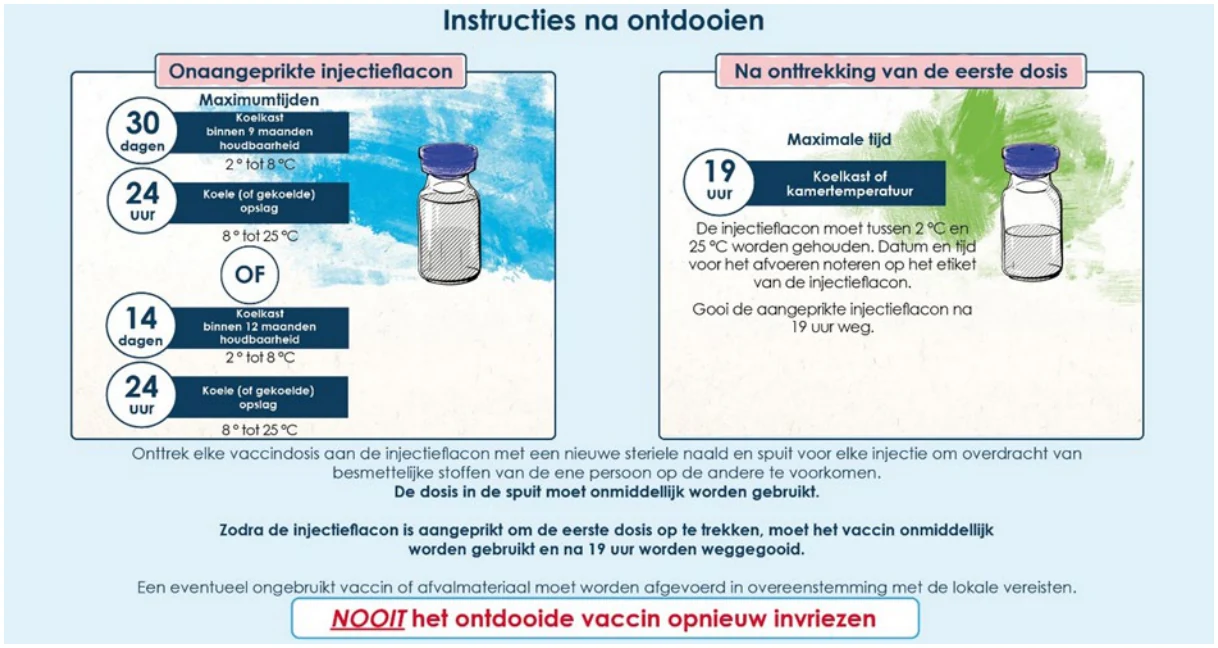
Toediening
Het vaccin moet intramusculair worden toegediend. De deltaspier van de bovenarm heeft de voorkeur. Dit vaccin niet intraveneus, subcutaan of intradermaal toedienen.
Injectieflacons met meerdere doses
Spikevax LP.8.1 50 microgram dispersie voor injectie in een voorgevulde spuit en Spikevax LP.8.1 25 microgram dispersie voor injectie in een voorgevulde spuit
De inhoud van de voorgevulde spuit niet schudden of verdunnen.
Elke voorgevulde spuit is uitsluitend voor eenmalig gebruik. Eenmaal ontdooid is het vaccin klaar voor gebruik.
Met elke voorgevulde spuit kan één (1) dosis van 0,25 ml of 0,5 ml worden toegediend, afhankelijk van het gelabelde spuitvolume. Gebruik de voorgevulde spuit van 0,5 ml niet om een dosis van 0,25 ml toe te dienen.
Spikevax LP.8.1 wordt geleverd in een voorgevulde spuit (zonder naald) met één dosis van 0,25 ml (25 microgram SARS-CoV-2 LP.8.1 mRNA) of 0,5 ml (50 microgram SARS-CoV-2 LP.8.1 mRNA) mRNA en moet voorafgaand aan toediening worden ontdooid.
Ontdooi vóór elk gebruik elke voorgevulde spuit volgens onderstaande instructies. De spuiten moeten in de koelkast of bij kamertemperatuur worden ontdooid in de blisterverpakkingen (elke blisterverpakking bevat 1 of 2 voorgevulde spuiten, afhankelijk van de verpakkingsgrootte) of in het doosje zelf (tabel 9).
Tabel 9. Ontdooi-instructies voor Spikevax LP.8.1 voorgevulde spuiten en doosjes, voorafgaand aan gebruik
| Configuratie | Ontdooi-instructies en ontdooitijd | |||
Ontdooi-temperatuur (in een koelkast) (°C) | Ontdooitijd (minuten) | Ontdooi-temperatuur (bij kamertempera tuur) (°C) | Ontdooitijd (minuten) | |
| Blisterverpakking of doosje met 1 of 2 voorgevulde spuiten | 2 – 8 | 100 | 15 – 25 | 40 |
| Doosje met 10 voorgevulde spuiten | 2 – 8 | 160 | 15 – 25 | 80 |
Controleer of de productnaam van de voorgevulde spuit Spikevax LP.8.1 is.
Hanteringsinstructies voor de Spikevax LP.8.1 voorgevulde spuiten
- Niet schudden.
- De voorgevulde spuit moet vóór toediening visueel worden gecontroleerd op aanwezigheid van deeltjes en verkleuring.
- Spikevax LP.8.1 is een witte tot gebroken witte dispersie. Er kunnen witte of doorschijnende productgerelateerde deeltjes in zitten. Niet toedienen als het vaccin verkleurd is of andersoortige deeltjes bevat.
- Naalden zijn niet inbegrepen in de dozen met voorgevulde spuiten.
- Gebruik een steriele naald van de juiste maat voor intramusculaire injectie (21 gauge of dunner).
- Houd de beschermdop rechtop, verwijder de beschermdop door de dop tegen de klok in te draaien tot de beschermdop loskomt. Verwijder de beschermdop met een langzame, gestage beweging. Trek tijdens het draaien niet aan de beschermdop.
- Bevestig de naald door deze met de klok mee te draaien tot de naald stevig op de spuit zit.
- Haal de dop van de naald wanneer u klaar bent voor de toediening.
- Dien de gehele dosis intramusculair toe.
Verwijdering
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
MODERNA BIOTECH SPAIN, S.L.
C/ Julián Camarillo nº 31
28037 Madrid
Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1507/031
EU/1/20/1507/032
EU/1/20/1507/033
EU/1/20/1507/034
EU/1/20/1507/035
EU/1/20/1507/036
EU/1/20/1507/037
EU/1/20/1507/038
EU/1/20/1507/039
EU/1/20/1507/040
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 06 januari 2021
Datum van laatste verlenging: 03 oktober 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Spikevax XFG 0,1 mg/ml dispersie voor injectieSpikevax XFG 50 microgram dispersie voor injectie in een voorgevulde spuit Spikevax XFG 25 microgram dispersie voor injectie in een voorgevulde spuit COVID-19-mRNA-vaccin
1. NAAM VAN HET GENEESMIDDEL
Spikevax XFG 0,1 mg/ml dispersie voor injectie
Spikevax XFG 50 microgram dispersie voor injectie in een voorgevulde spuit Spikevax XFG 25 microgram dispersie voor injectie in een voorgevulde spuit COVID-19-mRNA-vaccin
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Tabel 1. Spikevax XFG kwalitatieve en kwantitatieve samenstelling
| Sterkte | Verpakking | Dosis (doses) | Samenstelling per dosis |
| Spikevax XFG 0,1 mg/ml dispersie voor injectie | Injectieflacon van 2,5 ml met meerdere doses (blauwe flip-offdop) | 5 doses van 0,5 ml of 10 doses van 0,25 ml | Eén dosis (0,5 ml) bevat 50 microgram SARS-CoV-2 XFG mRNA, een mRNA-vaccin tegen COVID-19 (nucleoside-gemodificeerd) (in lipidenanodeeltjes ingebed). Eén dosis (0,25 ml) bevat 25 microgram SARS-CoV-2 XFG mRNA, een mRNA-vaccin tegen COVID-19 (nucleoside-gemodificeerd) (in lipidenanodeeltjes ingebed). |
Spikevax XFG 50 microgram dispersie voor injectie in een voorgevulde spuit | Voorgevulde spuit | 1 dosis van 0,5 ml Uitsluitend voor eenmalig gebruik. | Eén dosis (0,5 ml) bevat 50 microgram SARS-CoV-2 XFG mRNA, een mRNA-vaccin tegen COVID-19 (nucleoside-gemodificeerd) (in lipidenanodeeltjes ingebed). |
Spikevax XFG 25 microgram dispersie voor injectie in een voorgevulde spuit | Voorgevulde spuit | 1 dosis van 0,25 ml Uitsluitend voor eenmalig gebruik. | Eén dosis (0,25 ml) bevat 25 microgram SARS-CoV-2 XFG mRNA, een mRNA-vaccin tegen COVID-19 (nucleoside-gemodificeerd) (in |
| Sterkte | Verpakking | Dosis (doses) | Samenstelling per dosis |
| lipidenanodeeltjes ingebed). |
SARS-CoV-2 XFG mRNA is een enkelstrengs, 5’-capped boodschapper-RNA (mRNA) geproduceerd met behulp van een celvrije in-vitrotranscriptie van de overeenkomende DNA-sjablonen, die voor het virale spike-eiwit (S-eiwit) van SARS-CoV-2 (XFG) coderen.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Dispersie voor injectie
Witte tot gebroken witte dispersie (pH: 7,1 – 7,8).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Spikevax XFG is geïndiceerd voor actieve immunisatie van personen van 6 maanden en ouder voor de preventie van COVID-19 veroorzaakt door SARS-CoV-2 (zie rubriek 4.2 en 5.1).
Het gebruik van dit vaccin dient te gebeuren in overeenstemming met de officiële aanbevelingen.
4.2 Dosering en wijze van toediening
Dosering
Tabel 2. Dosering van Spikevax XFG
| Leeftijd(en) | Dosis | Extra aanbevelingen |
| Kinderen van 6 maanden tot en met 4 jaar, zonder eerdere vaccinatie en geen bekende voorgeschiedenis van SARS-CoV-2-infectie | Twee doses van 0,25 ml, intramusculair toegediend* | Dien de tweede dosis 28 dagen na de eerste dosis toe (zie rubriek 4.4 en 5.1). Als een kind één eerdere dosis van een Spikevax-vaccin heeft gekregen, dient één dosis Spikevax XFG te worden toegediend om de reeks met twee doses te voltooien. |
Kinderen van 6 maanden tot en met 4 jaar, met eerdere vaccinatie of bekende voorgeschiedenis van SARS-CoV-2-infectie | Eén dosis van 0,25 ml, intramusculair toegediend* | Spikevax XFG dient ten minste 3 maanden na de meest recente dosis van een COVID-19-vaccin te worden toegediend. |
| Kinderen van 5 jaar tot en met 11 jaar, met of zonder eerdere vaccinatie | Eén dosis van 0,25 ml, intramusculair toegediend* |
| Leeftijd(en) | Dosis | Extra aanbevelingen |
Personen van 12 jaar en ouder, met of zonder eerdere vaccinatie | Eén dosis van 0,5 ml, intramusculair toegediend | |
| Personen van 65 jaar en ouder | Eén dosis van 0,5 ml, intramusculair toegediend | Eén extra dosis kan ten minste 3 maanden na de meest recente dosis van een COVID-19-vaccin worden toegediend. |
* Gebruik de voorgevulde spuit van 0,5 ml niet om een gedeeltelijk volume van 0,25 ml toe te dienen.
Tabel 3. Dosering van Spikevax XFG voor immuungecompromitteerde personen
| Leeftijd(en) | Dosis | Extra aanbevelingen |
| Immuungecompromitteerde kinderen van 6 maanden tot en met 4 jaar, zonder eerdere vaccinatie | Twee doses van 0,25 ml, intramusculair toegediend* | Een derde dosis bij ernstig immuungecompromitteerden mag ten minste 28 dagen na de tweede dosis worden toegediend. |
| Immuungecompromitteerde kinderen van 6 maanden tot en met 4 jaar, met eerdere vaccinatie | Eén dosis van 0,25 ml, intramusculair toegediend* | Een extra leeftijdsgeschikte dosis of doses mag/mogen naar oordeel van de zorgverlener ten minste 2 maanden na de meest recente dosis van een COVID-19-vaccin worden toegediend aan ernstig immuungecompromitteerden, rekening houdend met de klinische omstandigheden van de persoon. |
| Immuungecompromitteerde kinderen van 5 jaar tot en met 11 jaar, met of zonder eerdere vaccinatie | Eén dosis van 0,25 ml, intramusculair toegediend* | |
Immuungecompromitteerde personen van 12 jaar en ouder, met of zonder eerdere vaccinatie | Eén dosis van 0,5 ml, intramusculair toegediend |
* Gebruik de voorgevulde spuit van 0,5 ml niet om een gedeeltelijk volume van 0,25 ml toe te dienen.
Pediatrische patiënten
De veiligheid en werkzaamheid van Spikevax bij kinderen in de leeftijd van jonger dan 6 maanden zijn nog niet vastgesteld (zie rubriek 5.1).
Ouderen
Bij oudere personen ≥ 65 jaar is een aanpassing van de dosering niet noodzakelijk.
Wijze van toediening
Het vaccin moet intramusculair worden toegediend. De deltaspier van de bovenarm heeft de voorkeur.
Dit vaccin niet intravasculair, subcutaan of intradermaal toedienen.
Het vaccin mag niet met andere vaccins of geneesmiddelen in dezelfde spuit worden gemengd.
Voor de voorzorgsmaatregelen die genomen moeten worden vóór toediening van het vaccin, zie rubriek 4.4.
Voor instructies met betrekking tot het ontdooien, hanteren en afvoeren van het vaccin, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheid en anafylaxie
Anafylaxie is gemeld bij personen die Spikevax hebben gekregen. Geschikte medische behandeling en toezicht moeten altijd direct beschikbaar zijn voor het geval dat zich een anafylactische reactie voordoet na de toediening van het vaccin.
Na vaccinatie is nauwlettende observatie gedurende ten minste 15 minuten aanbevolen. Volgende doses van Spikevax XFG mogen niet worden gegeven aan personen die anafylaxie ondervonden na een eerdere dosis van een Spikevax-vaccin.
Myocarditis en pericarditis
Er is een verhoogd risico op myocarditis en pericarditis na vaccinatie met Spikevax.
Deze aandoeningen kunnen binnen slechts enkele dagen na vaccinatie optreden en deden zich voornamelijk voor binnen 14 dagen. Ze werden vaker waargenomen bij jongens en jonge mannen, en vaker na de tweede dosis vergeleken met de eerste dosis (zie rubriek 4.8).
De beschikbare gegevens duiden erop dat de meeste gevallen herstellen. In sommige gevallen was ondersteuning door intensieve zorg nodig en er zijn gevallen waargenomen met een fatale afloop.
Beroepsbeoefenaren in de gezondheidszorg moeten alert zijn op de tekenen en symptomen van myocarditis en pericarditis. Gevaccineerde personen moeten worden geïnstrueerd om onmiddellijk medische hulp in te roepen indien zij symptomen ontwikkelen die wijzen op myocarditis of pericarditis zoals (acute en aanhoudende) borstkaspijn, kortademigheid of hartkloppingen na vaccinatie.
Beroepsbeoefenaren in de gezondheidszorg moeten de richtlijnen en/of specialisten raadplegen om deze aandoening te diagnosticeren en te behandelen.
Angstgerelateerde reacties
Angstgerelateerde reacties, waaronder vasovagale reacties (syncope), hyperventilatie of stressgerelateerde reacties, kunnen zich in verband met vaccinatie voordoen als psychogene respons op de naaldprik. Het is belangrijk dat voorzorgen worden genomen om letsel als gevolg van flauwvallen te voorkomen.
Gelijktijdige ziekte
De vaccinatie moet worden uitgesteld bij personen die een acute ernstige ziekte hebben, die gepaard gaat met koorts, of die een acute infectie hebben. Bij aanwezigheid van een lichte infectie en/of lichte koorts hoeft de vaccinatie niet te worden uitgesteld.
Trombocytopenie en stollingsstoornissen
Zoals met andere intramusculaire injecties is voorzichtigheid geboden bij toediening van het vaccin aan personen die anticoagulantia ontvangen, of personen met trombocytopenie of een stollingsstoornis (zoals hemofilie), omdat deze personen een bloeding of blauwe plek kunnen krijgen na een intramusculaire toediening.
Opvlammingen van het capillaireleksyndroom
Enkele gevallen van opvlammingen van het capillaireleksyndroom (CLS) zijn gemeld in de eerste dagen na vaccinatie met Spikevax (origineel). Beroepsbeoefenaren in de gezondheidszorg moeten op de hoogte zijn van de tekenen en symptomen van CLS om de aandoening onmiddellijk te kunnen herkennen en behandelen. Bij personen met een medische voorgeschiedenis van CLS moet vaccinatie worden gepland in samenwerking met geschikte medische deskundigen.
Duur van de bescherming
De duur van de bescherming die het vaccin biedt, is niet bekend, omdat dit met lopende klinische onderzoeken nog wordt bepaald.
Beperkingen van de effectiviteit van het vaccin
Zoals bij alle vaccins biedt vaccinatie met Spikevax XFG mogelijk niet aan alle ontvangers van het vaccin bescherming.
Hulpstoffen met bekend effect
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Spikevax (met inbegrip van de variantformuleringen) mag gelijktijdig worden toegediend met influenzavaccins (standaard en hoge dosis) en met subunit-vaccin voor herpes zoster (gordelroos).
Verschillende injecteerbare vaccins moeten op verschillende injectieplaatsen worden toegediend.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Uit een grote hoeveelheid observationele gegevens over zwangere vrouwen die gevaccineerd zijn met Spikevax blijkt geen toegenomen aantal negatieve zwangerschapsuitkomsten.
Omdat de producten alleen verschillen wat betreft de spike-eiwitsequentie, en ze geen klinisch belangrijke verschillen in reactogeniciteit vertonen, kan SARS-CoV-2 XFG mRNA tijdens de zwangerschap worden gebruikt.
Borstvoeding
Er zijn nog geen gegevens beschikbaar met betrekking tot het gebruik van SARS-CoV-2 XFG mRNA tijdens borstvoeding.
Er worden echter geen effecten op met moedermelk gevoede pasgeborenen/zuigelingen verwacht aangezien de systemische blootstelling van de borstvoeding gevende vrouw aan het vaccin verwaarloosbaar is. Observationele gegevens over vrouwen die borstvoeding gaven na vaccinatie met Spikevax (origineel) wezen niet op een risico op negatieve effecten bij met moedermelk gevoede pasgeborenen/zuigelingen. SARS-CoV-2 XFG mRNA kan tijdens borstvoeding worden gebruikt.
Vruchtbaarheid
De resultaten van dieronderzoek niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
SARS-CoV-2 XFG mRNA heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Sommige effecten die worden genoemd in rubriek 4.8, kunnen echter het vermogen om te rijden of machines te bedienen tijdelijk beïnvloeden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Volwassenen
De veiligheid van Spikevax (origineel) werd geëvalueerd in een gerandomiseerd, placebogecontroleerd, waarnemerblind klinisch fase 3-onderzoek in de Verenigde Staten met 30.351 deelnemers vanaf 18 jaar oud die ten minste één dosis van Spikevax (origineel) (n=15.185) of de placebo (n=15.166) hadden gekregen (NCT04470427). Op de datum van vaccinatie was de gemiddelde leeftijd van de populatie 52 jaar (bereik: 18-95); 22.831 (75,2%) deelnemers waren 18 tot 64 jaar oud en 7.520 (24,8%) deelnemers waren 65 jaar of ouder.
De meest gemelde bijwerkingen waren injectieplaatspijn (92%), vermoeidheid (70%), hoofdpijn (64,7%), myalgie (61,5%), artralgie (46,4%), koude rillingen (45,4%), nausea/braken (23%), zwelling/gevoeligheid in de oksel (19,8%), koorts (15,5%), zwelling van injectieplaats (14,7%) en roodheid (10%). Bijwerkingen waren doorgaans licht tot matig in intensiteit en verdwenen binnen enkele dagen na de vaccinatie. Een iets lagere frequentie van reactogeniciteit ging gepaard met een hogere leeftijd.
Over het algemeen is er een hogere incidentie van sommige bijwerkingen bij jongere leeftijdsgroepen: de incidentie van zwelling/gevoeligheid in de oksel, vermoeidheid, hoofdpijn, myalgie, artralgie, koude rillingen, nausea/braken en koorts was hoger bij volwassenen in de leeftijd van 18 tot < 65 jaar dan bij volwassenen > 65 jaar en ouder. Lokale en systemische bijwerkingen werden vaker gemeld na dosis 2 dan na dosis 1.
Adolescenten van 12 jaar tot en met 17 jaar
Veiligheidsgegevens voor Spikevax (origineel) bij adolescenten werden verzameld in een gerandomiseerd, placebogecontroleerd, waarnemerblind klinisch fase 2/3-onderzoek, bestaande uit meerdere delen, in de Verenigde Staten. Aan het eerste deel van het onderzoek namen 3.726 adolescenten deel in de leeftijd van 12 jaar tot en met 17 jaar die ten minste één dosis van Spikevax (origineel) (n=2.486) of placebo (n=1.240) hadden gekregen (NCT04649151). De demografische kenmerken van de deelnemers die Spikevax (origineel) kregen waren vergelijkbaar met die van deelnemers die placebo kregen.
De vaakst voorkomende bijwerkingen bij adolescenten van 12 jaar tot en met 17 jaar waren: injectieplaatspijn (97%), hoofdpijn (78%), vermoeidheid (75%), myalgie (54%), koude rillingen (49%), zwelling/gevoeligheid in de oksel (35%), artralgie (35%), nausea/braken (29%), zwelling van injectieplaats (28%), injectieplaatserytheem (26%) en koorts (14%).
Dit onderzoek ging over in een open-label fase 2/3-onderzoek, waarbij 1.346 deelnemers in de leeftijd van 12 jaar tot en met 17 jaar een boosterdosis Spikevax kregen, ten minste 5 maanden na ontvangst van de tweede dosis in de primaire reeks. Er werden geen aanvullende bijwerkingen geïdentificeerd in het open-labeldeel van het onderzoek.
Kinderen van 6 jaar tot en met 11 jaar
Veiligheidsgegevens voor Spikevax (origineel) bij kinderen werden verzameld in een tweedelig, gerandomiseerd, waarnemerblind klinisch fase 2/3-onderzoek in de Verenigde Staten en Canada (NCT04796896). Deel 1 was een open-labelfase van het onderzoek voor veiligheid, dosisbepaling en immunogeniciteit met 380 deelnemers van 6 jaar tot en met 11 jaar die ten minste één dosis (0,25 ml) van Spikevax (origineel) hadden gekregen. Deel 2 was de placebogecontroleerde fase voor veiligheid met 4.016 deelnemers van 6 jaar tot en met 11 jaar die ten minste één dosis (0,25 ml) van Spikevax (origineel) (n=3.012) of placebo (n=1.004) hadden gekregen. Geen enkele deelnemer van deel 1 deed mee aan deel 2. De demografische kenmerken van de deelnemers die Spikevax (origineel) kregen waren vergelijkbaar met die van deelnemers die placebo kregen.
Na toediening van de primaire reeks (in deel 2) waren de vaakst voorkomende bijwerkingen bij deelnemers van 6 jaar tot en met 11 jaar: injectieplaatspijn (98,4%), vermoeidheid (73,1%), hoofdpijn (62,1%), myalgie (35,3%), koude rillingen (34,6%), nausea/braken (29,3%), zwelling/gevoeligheid in de oksel (27,0%), koorts (25,7%), injectieplaatserytheem (24,0%), zwelling van injectieplaats (22,3%) en artralgie (21,3%).
Het onderzoeksprotocol werd gewijzigd om daarin een open-labelfase op te nemen met een boosterdosis, waaraan 1.294 adolescenten deelnamen in de leeftijd van 6 jaar tot en met 11 jaar, die een boosterdosis Spikevax kregen, ten minste 6 maanden na ontvangst van de tweede dosis in de primaire reeks. Er werden geen aanvullende bijwerkingen geïdentificeerd in het open-labeldeel van het onderzoek.
Kinderen van 6 maanden tot en met 5 jaar
Een gerandomiseerd, placebogecontroleerd, waarnemerblind klinisch fase 2/3-onderzoek naar de veiligheid, tolerantie, reactogeniciteit en werkzaamheid van Spikevax werd in de Verenigde Staten en Canada uitgevoerd. In dit onderzoek ontvingen 10.390 deelnemers van 6 maanden tot en met 11 jaar ten minste één dosis Spikevax (n=7.798) of een placebo (n=2.592).
Aan het onderzoek namen kinderen in 3 leeftijdsgroepen deel: 6 jaar tot en met 11 jaar, 2 tot en met 5 jaar, en 6 maanden tot en met 23 maanden. Aan dit pediatrisch onderzoek deden 6.388 deelnemers van 6 maanden tot en met 5 jaar mee, die ten minste één dosis Spikevax (n=4.791) of een placebo (n=1.597) kregen toegediend. De demografische kenmerken tussen de deelnemers die Spikevax ontvingen en die de placebo ontvingen waren vergelijkbaar.
In dit klinische onderzoek waren de bijwerkingen bij de deelnemers van 6 maanden tot en met 23 maanden, na toediening van de primaire dosis: prikkelbaarheid/huilen (81,5%), injectieplaatspijn (56,2%), slaperigheid (51,1%), verminderde eetlust (45,7%), koorts (21,8%), zwelling van injectieplaats (18,4%), injectieplaatserytheem (17,9%) en zwelling/gevoeligheid in de oksel (12,2%).
De bijwerkingen bij de deelnemers van 24 tot en met 36 maanden, na toediening van de primaire dosis, waren: injectieplaatspijn (76,8%), prikkelbaarheid/huilen (71,0%), slaperigheid (49,7%), verminderde eetlust (42,4%), koorts (26,1%), injectieplaatserytheem (17,9%), zwelling van injectieplaats (15,7%) en zwelling/gevoeligheid in de oksel (11,5%).
De bijwerkingen bij de deelnemers van 37 maanden tot en met 5 jaar, na toediening van de primaire dosis, waren: injectieplaatspijn (83,8%), vermoeidheid (61,9%), hoofdpijn (22,9%), myalgie (22,1%), koorts (20,9%), koude rillingen (16,8%), nausea/braken (15,2%), zwelling/gevoeligheid in de oksel (14,3%), artralgie (12,8%), injectieplaatserytheem (9,5%) en zwelling van injectieplaats (8,2%).
Overzichtstabel van bijwerkingen
Het veiligheidsprofiel dat hieronder is weergegeven, is gebaseerd op gegevens die gegenereerd zijn in enkele placebogecontroleerde klinische onderzoeken:
- 30.351 volwassenen ≥ 18 jaar;
- 3.726 adolescenten van 12 jaar tot en met 17 jaar;
- 4.002 kinderen van 6 jaar tot en met 11 jaar;
- 6.388 kinderen van 6 maanden tot en met 5 jaar;
- en de ervaring na het in de handel brengen.
De gemelde bijwerkingen worden vermeld in overeenstemming met de volgende frequentie:
Zeer vaak (≥1/10)
Vaak (≥1/100, <1/10)
Soms (≥1/1.000, <1/100)
Zelden (≥1/10.000, <1/1.000)
Zeer zelden (<1/10.000)
Niet bekend (kan met de beschikbare gegevens niet worden bepaald)
Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst (tabel 4).
Tabel 4: Bijwerkingen van Spikevax uit klinische onderzoeken en postautorisatie-ervaringen bij kinderen en personen van 6 maanden en ouder
| MedDRA-systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Bloed- en lymfestelselaandoeningen | Zeer vaak | Lymfadenopathie* |
| Zelden | Anafylaxie | |
| Immuunsysteemaandoeningen | Niet bekend | Overgevoeligheid |
| Voedings- en stofwisselingsstoornissen | Zeer vaak | Verminderde eetlust† |
| Psychische stoornissen | Zeer vaak | Prikkelbaarheid/huilen† |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn Slaperigheid† |
| Soms | Duizeligheid | |
| Zelden | Acute perifere gelaatsparalyse‡ Hypo-esthesie Paresthesie | |
| Hartaandoeningen | Zeer zelden | Myocarditis |
| Pericarditis | ||
| Maagdarmstelselaandoeningen | Zeer vaak | Nausea/braken |
| Vaak | Diarree | |
| Soms | Buikpijn§ | |
| Huid- en onderhuidaandoeningen | Vaak | Rash |
| Soms | Urticaria¶ | |
| Zelden | Erythema multiforme | |
| Niet bekend | Mechanische urticaria Chronische urticaria | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Myalgie Artralgie |
| Voortplantingsstelsel- en borstaandoeningen | Niet bekend | Zware menstruele bloeding# |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Injectieplaatspijn Vermoeidheid Koude rillingen Pyrexie Zwelling van injectieplaats Injectieplaatserytheem |
| Vaak | Injectieplaatsurticaria Injectieplaatsrash Vertraagd optredende reactie op de injectieplaats♠ |
| MedDRA-systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Soms | Injectieplaatspruritus | |
| Zelden | Aangezichtszwelling | |
| Niet bekend | ♥ Uitgebreide zwelling van gevaccineerde ledemaat |
*Lymfadenopathie is vastgelegd als axillaire lymfadenopathie aan dezelfde kant als de injectieplaats. In sommige gevallen werden andere lymfeklieren (bv. cervicaal, supraclaviculair) getroffen.
†Waargenomen bij pediatrische patiënten (6 maanden tot en met 5 jaar).
‡Gedurende de opvolgingsperiode voor veiligheid werd door drie deelnemers in de groep met Spikevax (origineel) en één deelnemer in de placebogroep melding gemaakt van acute perifere gelaatsparalyse. Het begin hiervan bij de deelnemers in de vaccingroep was 22 dagen, 28 dagen en 32 dagen na dosis 2.
| §Buikpijn werd waargenomen in de pediatrische populatie (6 |
jaar tot en met 11 jaar): 0,2% in de Spikevax (origineel)-groep
| en 0% in de placebogroep. |
¶Urticaria is waargenomen met ofwel acuut begin (binnen enkele dagen na vaccinatie) ofwel vertraagd begin (tot ongeveer twee weken na vaccinatie).
#De meeste gevallen bleken niet ernstig en tijdelijk van aard te zijn.
♠De mediane tijd tot het begin was 9 dagen na de eerste injectie en 11 dagen na de tweede injectie. De mediane duur was 4 dagen na de eerste injectie en 4 dagen na de tweede injectie.
♥Er waren twee ernstige bijwerkingen van aangezichtszwelling bij ontvangers van het vaccin die in het verleden dermatologische opvullers hadden gebruikt. Het begin van de zwelling werd gemeld op respectievelijk dag 1 en dag 3, ten opzichte van de dag van vaccinatie.
De reactogeniciteit en het veiligheidsprofiel bij 343 proefpersonen die Spikevax (origineel) hadden gekregen die seropositief waren voor SARS-CoV-2 op baseline, waren vergelijkbaar met die bij proefpersonen die seronegatief waren voor SARS-CoV-2 op baseline.
Volwassenen (boosterdosis)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax (origineel) werden beoordeeld in een gerandomiseerd, waarnemerblind, placebogecontroleerd
fase 2-dosisbevestigingsonderzoek bij deelnemers van 18 jaar en ouder (NCT04405076). In dit onderzoek ontvingen 198 deelnemers twee doses (0,5 ml, 100 microgram, 1 maand na elkaar) Spikevax (origineel) in de primaire vaccinreeks. In een open-labelfase van dit onderzoek ontvingen 167 van die deelnemers een enkele boosterdosis (0,25 ml, 50 microgram), ten minste 6 maanden na ontvangst van de tweede dosis in de primaire reeks. Het opgevraagde bijwerkingenprofiel voor de boosterdosis (0,25 ml, 50 microgram) was vergelijkbaar met dat na de tweede dosis in de primaire reeks.
Spikevax bivalent origineel/omicron BA.1 (boosterdosis)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax bivalent origineel/omicron BA.1 werden beoordeeld in een open-label fase 2/3-onderzoek bij deelnemers van 18 jaar en ouder (mRNA-1273-P205). In dit onderzoek kregen 437 deelnemers een boosterdosis Spikevax bivalent origineel/omicron BA.1 van 50 microgram en kregen 377 deelnemers een boosterdosis Spikevax (origineel) van 50 microgram.
Spikevax bivalent origineel/omicron BA.1 had een vergelijkbaar reactogeniciteitsprofiel met dat van de Spikevax (origineel)-booster die als tweede boosterdosis werd toegediend. De frequentie van bijwerkingen na immunisatie met Spikevax bivalent origineel/omicron BA.1 was ook vergelijkbaar of lager ten opzichte van die van de eerste boosterdosis Spikevax (origineel) (50 microgram) en ten opzichte van de tweede dosis van Spikevax (origineel) in de primaire reeks (100 microgram). Het veiligheidsprofiel van Spikevax bivalent origineel/omicron BA.1 (mediane follow-up-periode 113 dagen) was vergelijkbaar met het veiligheidsprofiel van Spikevax (origineel) (mediane follow-up-periode 127 dagen).
Spikevax bivalent origineel/omicron BA.4-5 (boosterdosis)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 werden beoordeeld in een open-label fase 2/3-onderzoek bij deelnemers van 18 jaar en ouder (mRNA-1273-P205). In dit onderzoek kregen 511 deelnemers een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 van 50 microgram en kregen 376 deelnemers een boosterdosis Spikevax (origineel) van 50 microgram.
Spikevax bivalent origineel/omicron BA.4-5 had een vergelijkbaar reactogeniciteitsprofiel met dat van de Spikevax (origineel)-booster die als tweede boosterdosis werd toegediend.
Spikevax XBB.1.5 (boosterdosis)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax XBB.1.5 werden beoordeeld in een open-label fase 2/3-onderzoek bij volwassenen (mRNA-1273-P205, deel J). In dit onderzoek kregen 50 deelnemers een boosterdosis Spikevax XBB.1.5 (50 microgram) en kregen 51 deelnemers een boosterdosis van een experimenteel bivalent omicron XBB.1.5/BA.4-5 vaccin (50 microgram).
Het reactogeniciteitsprofiel van Spikevax XBB.1.5 was vergelijkbaar met dat van Spikevax (origineel) en Spikevax bivalent origineel/omicron BA.4-5. De mediane follow-up-periode voor beide vaccingroepen bij deze tussentijdse analyse was 20 dagen (bereik van 20 tot 22 dagen met een sluitingsdatum voor de gegevens van 16 mei 2023).
Spikevax (origineel) bij ontvangers van solide-orgaantransplantaties
De veiligheid, reactogeniciteit en immunogeniciteit van Spikevax (origineel) werden beoordeeld in een tweedelig, open-label fase 3b-onderzoek bij volwassen ontvangers van solide-orgaantransplantaties (SOT), waaronder nier- en levertransplantaties (mRNA-1273-P304). Een dosis van 100 microgram (0,5 ml) werd toegediend, wat de dosis was die ten tijde van uitvoering van het onderzoek was toegelaten.
In deel A kregen 128 SOT-ontvangers een derde dosis Spikevax (origineel). In deel B kregen 159 SOT-ontvangers ten minste 4 maanden na de laatste dosis een boosterdosis (een vierde dosis voor mRNA-vaccins en een derde dosis voor niet-mRNA-vaccins).
De reactogeniciteit was consistent met het bekende profiel van Spikevax (origineel). Er waren geen onverwachte veiligheidsbevindingen.
Beschrijving van geselecteerde bijwerkingen
Myocarditis
Het verhoogde risico op myocarditis na vaccinatie met Spikevax (origineel) is het hoogst bij jongens en jonge mannen (zie rubriek 4.4).
In twee grote Europese farmaco-epidemiologische onderzoeken werd het extra risico bij jongens en jonge mannen na de tweede dosis Spikevax (origineel) geraamd. Uit één onderzoek bleek dat er bij mannen van 12-29 jaar in een periode van 7 dagen na de tweede dosis ongeveer 1,316 (95%-BI: 1,299, 1,333) meer gevallen van myocarditis per 10.000 personen waren dan bij niet-blootgestelde personen. In een ander onderzoek waren er bij mannen van 16-24 jaar in een periode van 28 dagen na de tweede dosis 1,88 (95%-BI: 0,956, 2,804) meer gevallen van myocarditis per 10.000 personen dan bij niet-blootgestelde personen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V met vermelding van het partij-/lotnummer, indien beschikbaar.
4.9 Overdosering
Na een overdosis moeten de vitale functies worden bewaakt en kan symptomatische behandeling aanbevolen zijn.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: vaccins, COVID-19-vaccins, ATC-code: J07BN01
Werkingsmechanisme
Elasomeran en zijn variantstammen bevatten in lipidenanodeeltjes ingebed mRNA. Het mRNA codeert voor het spike-eiwit van SARS-CoV-2 over de hele lengte, gemodificeerd met 2 prolinesubstituties binnen het heptad-herhaling-1-domein (S-2P) om het spike-eiwit te stabiliseren in een prefusieconformatie. Na intramusculaire injectie nemen cellen op de injectieplaats en de drainerende lymfeklieren het lipidenanodeeltje op en leveren zo effectief de mRNA-sequentie aan cellen voor omzetting in viraal eiwit. Het geleverde mRNA komt niet terecht in de cellulaire kern of werkt niet interactief met het genoom, is niet-replicerend en de expressie ervan is van voorbijgaande aard (hoofdzakelijk door dendritische cellen en subcapsulaire sinusmacrofagen). Het tot expressie gebrachte, membraangebonden spike-eiwit van SARS-CoV-2 wordt vervolgens herkend door immuuncellen als vreemd antigeen. Dit lokt een respons uit van zowel T- als B-cellen om neutraliserende antilichamen tegen het spike-eiwit te genereren die kunnen bijdragen aan bescherming tegen COVID-19.
Klinische werkzaamheid
Immunogeniciteit bij volwassenen - na een dosis Spikevax XBB.1.5 (0,5 ml, 50 microgram) versus een experimentele dosis bivalent XBB.1.5/BA.4-5 (0,5 ml, 25 microgram/25 microgram) De veiligheid, reactogeniciteit en immunogeniciteit van Spikevax XBB.1.5 50 microgram en van een bivalent vaccin dat gelijke hoeveelheden mRNA van omicron XBB.1.5 en omicron BA.4-5 spike-eiwitten (25 microgram XBB.1.5/25 microgram BA.4-5) bevat, werden beoordeeld in een open-label fase 2/3-onderzoek bij volwassenen. In dit onderzoek kregen 50 deelnemers Spikevax XBB.1.5 en kregen 51 deelnemers het experimentele bivalent XBB.1.5/BA.4-5 (mRNA-1273-P205, deel J). De twee groepen waren 1:1 gerandomiseerd.
De vaccins werden als een vijfde dosis toegediend aan volwassenen die eerder een primaire reeks met twee doses van een mRNA COVID-19-vaccin ontvingen, een boosterdosis van een mRNA COVID-19-vaccin en een boosterdosis van een mRNA bivalent origineel/omicron BA.4-5-vaccin.
Spikevax XBB.1.5 en bivalent XBB.1.5/BA.4-5 resulteerden in krachtige neutraliserende reacties op dag 15 tegen XBB.1.5, XBB.1.16, BA.4-5, BQ.1.1 en D614G. In de per-protocolset voor immunogeniciteit, waarin alle deelnemers zijn opgenomen met en zonder eerdere SARS-CoV-2-infectie (n=49 en n=50 voor groepen met respectievelijk Spikevax XBB.1.5 en bivalent XBB.1.5/BA.4-5), was de GMFR (95%-BI) op dag 15 voor Spikevax XBB.1.5 en bivalent XBB.1.5/BA.4-5 respectievelijk 16,7 (12,8; 21,7) en 11,6 (8,7; 15,4) tegen XBB.1.5 en 6,3 (4,8; 8,2) en 5,3 (3,9; 7,1) tegen BA.4-5.
Voor varianten die niet in de vaccins aanwezig waren, lag de GMFR (95%-BI) op dag 15 voor Spikevax XBB.1.5 en bivalent XBB.1.5/BA.4-5 op 11,4 (8,5; 15,4) en 9,3 (7,0; 12,3) tegen XBB.1.16, 5,8 (4,7; 7,3) en 6,1 (4,6; 7,9) tegen BQ.1.1 en 2,8 (2,2; 3,5) en 2,3 (1,9; 2,8) tegen D614G.
Immunogeniciteit bij deelnemers van 18 jaar en ouder – na een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 (0,5 ml, 25 microgram/25 microgram)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 werden beoordeeld in een open-label fase 2/3-onderzoek bij deelnemers van 18 jaar en ouder (mRNA-1273-P205). In dit onderzoek kregen 511 deelnemers een boosterdosis Spikevax bivalent origineel/omicron BA.4-5 van 50 microgram en kregen 376 deelnemers een boosterdosis Spikevax (origineel) van 50 microgram.
Onderzoek P205, deel H beoordeelde de veiligheid, reactogeniciteit en immunogeniciteit van Spikevax bivalent origineel/omicron BA.4-5 wanneer het als tweede boosterdosis wordt toegediend aan volwassenen die eerder 2 doses Spikevax (origineel) (100 microgram) van de primaire reeks ontvingen en een eerste boosterdosis van Spikevax (origineel) (50 microgram). In P205, deel F kregen onderzoeksdeelnemers Spikevax origineel (50 microgram) als tweede boosterdosis en de deel F-groep fungeert als niet-gelijktijdige controlegroep binnen hetzelfde onderzoek die wordt vergeleken met de Spikevax bivalent origineel/omicron BA.4-5-groep. In dit onderzoek werd de primaire immunogeniciteitsanalyse uitgevoerd op basis van de primaire immunogeniciteitsset met deelnemers die bij baseline (pre-booster) geen bewijs vertoonden van een infectie met SARS-CoV-2. In de primaire analyse was de geobserveerde geometrische gemiddelde titer (Geometric Mean Titre; GMT) (95%-BI) pre-booster 87,9 (72,2; 107,1) en deze steeg tot 2.324,6 (1.921,2; 2.812,7) 28 dagen na de boosterdoses Spikevax bivalent origineel/omicron BA.4-5. Op dag 29 was de GMR voor de boosterdosis Spikevax origineel/omicron BA.4-5 van 50 microgram versus de boosterdosis Spikevax (origineel) van 50 microgram 6,29 (5,27; 7,51), waarmee aan het vooraf gespecificeerde superioriteitscriterium (ondergrens van het BI >1) werd voldaan.
De geschatte GMT’s van neutraliserende antilichamen (95%-BI) tegen omicron BA.4/BA.5, gecorrigeerd voor pre-booster titer en leeftijdsgroep, waren 2.747,3 (2.399,2; 3.145,9) en 436,7 (389,1; 490,0) 28 dagen na een boosterdosis met respectievelijk Spikevax bivalent origineel/omicron BA.4-5 en Spikevax (origineel), en de GMR (95%-BI) was 6,29 (5,27, 7,51), waarmee aan het vooraf gespecificeerde niet-inferioriteitscriterium (ondergrens van het BI ≥ 0,667) werd voldaan.
Immunogeniciteit bij volwassenen – na een boosterdosis Spikevax bivalent origineel/omicron BA.1 (0,5 ml, 25 microgram/25 microgram)
De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax bivalent origineel/omicron BA.1 werden beoordeeld in een open-label fase 2/3-onderzoek bij deelnemers van 18 jaar en ouder (mRNA-1273-P205). In dit onderzoek kregen 437 deelnemers een boosterdosis Spikevax bivalent origineel/omicron BA.1 van 50 microgram en kregen 377 deelnemers een boosterdosis Spikevax (origineel) van 50 microgram.
Onderzoek P205, deel G beoordeelde de veiligheid, reactogeniciteit en immunogeniciteit van Spikevax bivalent origineel/omicron BA.1 wanneer het als tweede boosterdosis wordt toegediend aan volwassenen die eerder 2 doses Spikevax (origineel) (100 microgram) van de primaire reeks en ten minste 3 maanden voorafgaand aan de inschrijving een boosterdosis Spikevax origineel (50 microgram) hebben ontvangen. In P205, deel F kregen onderzoeksdeelnemers Spikevax (origineel) (50 microgram) als tweede boosterdosis. De groep in deel G fungeert als niet-gelijktijdige controlegroep binnen hetzelfde onderzoek die met de Spikevax bivalent origineel/omicron BA.1-groep wordt vergeleken.
In dit onderzoek werd de primaire immunogeniciteitsanalyse uitgevoerd op basis van de primaire immunogeniciteitsset met deelnemers die bij baseline (pre-booster) geen bewijs vertoonden van een infectie met SARS-CoV-2. In de primaire analyse was de originele geschatte geometrisch gemiddelde titer (Geometric Mean Titre; GMT) van neutraliserende antilichamen tegen SARS-CoV-2 en de bijbehorende 95%-BI 28 dagen na de boosterdoses Spikevax bivalent origineel/omicron BA.1 en Spikevax (origineel) respectievelijk 6.422,3 (5.990,1; 6.885,7) en 5.286,6 (4.887,1; 5.718,9). Deze GMT’s geven de verhouding weer tussen de respons van Spikevax bivalent origineel/omicron BA.1 versus Spikevax (origineel) op de voorouderlijke stam van SARS-CoV-2 (D614G) en de GMR (97,5%-BI) was 1,22 (1,08; 1,37). Aan het vooraf gespecificeerde niet-inferioriteitscriterium (ondergrens van het 97,5%-BI ≥ 0,67) werd voldaan.
De geschatte GMT’s van neutraliserende antilichamen tegen omicron, BA.1 op dag 29 waren respectievelijk 2.479,9 (2.264,5; 2.715,8) en 1.421,2 (1.283,0; 1.574,4) in de groepen met de Spikevax bivalent origineel/omicron BA.1- en Spikevax (origineel)-booster en de GMR (97,5%-BI) was 1,75 (1,49; 2,04). Aan het vooraf gespecificeerde superioriteitscriterium (ondergrens van het BI > 1) werd voldaan.
Persistentie van antilichamen na Spikevax bivalent origineel/omicron BA.1 boostervaccin tegen COVID-19 na drie maanden
Deelnemers aan onderzoek P205 deel G kregen vervolgens 50 microgram Spikevax (origineel) (n=376) of Spikevax bivalent origineel/omicron BA.1 (n=437) als tweede boosterdosis toegediend. Bij deelnemers zonder incidentie van SARS-CoV-2 voorafgaand aan de booster, resulteerde Spikevax bivalent origineel/omicron BA.1 in titers van neutraliserende antilichamen tegen Omicron-BA.1 (waargenomen GMT) die significant hoger waren (964,4 [834,4; 1.114,7]) dan die bij Spikevax (origineel) (624,2 [533,1; 730,9]) en die vergelijkbaar waren met de boosters tegen de voorouderlijke stam van SARS-CoV-2 na drie maanden.
Klinische werkzaamheid bij volwassenen
Het onderzoek onder volwassenen was een gerandomiseerd, placebogecontroleerd, waarnemerblind, klinisch fase 3-onderzoek (NCT04470427) waarbij personen waren uitgesloten die immuungecompromitteerd waren of immuunonderdrukkende middelen hadden gekregen in de afgelopen 6 maanden; ook zwangere deelnemers en personen met bekende voorgeschiedenis van SARS-CoV-2-infectie waren uitgesloten van deelname. Deelnemers met stabiele hiv-ziekte waren niet uitgesloten. Influenzavaccins konden worden toegediend 14 dagen vóór of 14 dagen na een dosis van Spikevax (origineel). Deelnemers moesten ook een minimumperiode van 3 maanden in acht nemen na ontvangst van bloed-/plasmaproducten of immunoglobulinen voorafgaand aan het onderzoek om in aanmerking te komen voor ontvangst van de placebo of Spikevax (origineel).
In totaal werden 30.351 proefpersonen gevolgd gedurende een mediaan van 92 dagen (bereik: 1-122) voor de ontwikkeling van COVID-19-ziekte.
De primaire populatie voor de werkzaamheidsanalyse (aangeduid als de per-protocolset of PPS), omvatte 28.207 proefpersonen die ofwel Spikevax (origineel) (n=14.134) of placebo (n=14.073) kregen en een negatieve SARS-CoV-2-status op baseline hadden. De PPS-onderzoekspopulatie omvatte 47,4% vrouwen en 52,6% mannen, 79,5% blanken, 9,7% personen van Afro-Amerikaanse origine, 4,6% Aziaten en 6,2% personen van een andere origine. 19,7% van de deelnemers was Hispanic of van Latijns-Amerikaanse origine. De gemiddelde leeftijd van de proefpersonen was 53 jaar (bereik: 18-94). Een toedieningsperiode van -7 tot +14 dagen voor toediening van de 2e dosis (gepland op dag 29) was toegestaan voor inclusie in de PPS. 98% van de gevaccineerde personen kreeg de tweede dosis 25 dagen tot 35 dagen na dosis 1 (overeenstemmend met -3 tot +7 dagen rond het interval van 28 dagen).
Gevallen van COVID-19 werden bevestigd met reverse-transcriptase-polymerasekettingreactie (RT-PCR) en door een klinische toewijzingscommissie. Tabel 5 toont de algemene doeltreffendheid van het vaccin en de doeltreffendheid voor de belangrijkste leeftijdsgroepen.
Tabel 5: Analyse van doeltreffendheid van het vaccin: bevestigde COVID-19# ongeacht de ernst te beginnen 14 dagen na de 2e dosis – PPS
| Leeftijdsgr oep (jaar) | Spikevax (origineel) | Placebo | |||||
Proefperson en N | Gevallen van COVID-1 9 n | Incidentiecijf er van COVID-19 pe r 1.000 persoonjaren | Proefperson en N | Gevallen van COVID-1 9 n | Incidentiecijf er van COVID-19 per 1.000 persoonjaren | % werkzaamheid van vaccin (95%-BI)* | |
| Algemeen (≥18) | 14.134 | 11 | 3,328 | 14.073 | 185 | 56,510 | 94,1 (89,3; 96,8)** |
| 18 tot <65 | 10.551 | 7 | 2,875 | 10.521 | 156 | 64,625 | 95,6 (90,6; 97,9) |
| ≥65 | 3.583 | 4 | 4,595 | 3.552 | 29 | 33,728 | 86,4 (61,4; 95,2) |
| ≥65 tot <75 | 2.953 | 4 | 5,586 | 2.864 | 22 | 31,744 | 82,4% (48,9; 93,9) |
| ≥75 | 630 | 0 | 0 | 688 | 7 | 41,968 | 100% (NG; 100) |
# COVID-19: symptomatische COVID-19 waarvoor een positief RT-PCR-resultaat vereist is en ten minste 2 systemische symptomen of 1 respiratoir symptoom. Gevallen starten vanaf 14 dagen na de 2e dosis. * Doeltreffendheid van het vaccin en 95%-betrouwbaarheidsinterval (BI) van het gestratificeerde ‘Cox proportional hazards’-model
** BI niet gecorrigeerd op multipliciteit. Op multipliciteit gecorrigeerde statistische analyses zijn uitgevoerd in een tussentijdse analyse op basis van minder COVID-19-gevallen; hier niet gemeld.
Van alle proefpersonen in de PPS werden geen gevallen van ernstige COVID-19 gemeld in de gevaccineerde groep vergeleken met 30 op 185 (16%) gemelde gevallen in de placebogroep. Van de 30 deelnemers met ernstige ziekte werden 9 deelnemers in het ziekenhuis opgenomen; 2 deelnemers werden opgenomen op een afdeling voor intensive care. De meeste andere ernstige gevallen voldeden enkel aan het criterium van zuurstofverzadiging (SpO2) voor ernstige ziekte (≤ 93% op kamerlucht).
De doeltreffendheid van Spikevax (origineel) voor preventie van COVID-19, ongeacht eerdere SARS-CoV-2-infectie (bepaald op baseline door serologie en nasofaryngeaal uitstrijkje) vanaf 14 dagen na dosis 2 was 93,6% (95%-BI: 88,6; 96,5).
Subgroepanalyses van het primaire eindpunt van doeltreffendheid toonden daarnaast vergelijkbare doeltreffendheidspuntschattingen in alle geslachten, etnische groepen en deelnemers met medische comorbiditeiten geassocieerd met een hoog risico op ernstige COVID-19.
Immunogeniciteit bij volwassenen – na boosterdosis (0,25 ml, 50 microgram) De veiligheid, reactogeniciteit en immunogeniciteit van een boosterdosis Spikevax (origineel) werden beoordeeld in een gerandomiseerd, waarnemerblind, placebogecontroleerd
fase 2-dosisbevestigingsonderzoek bij deelnemers van 18 jaar en ouder (NCT04405076). In dit onderzoek ontvingen 198 deelnemers twee doses (0,5 ml, 100 microgram, 1 maand na elkaar) Spikevax-vaccin (origineel) in de primaire reeks. In een open-labelfase van dit onderzoek ontvingen 149 van die deelnemers (per-protocolset) een enkele boosterdosis (0,25 ml, 50 microgram), ten minste 6 maanden na ontvangst van de tweede dosis in de primaire reeks. Van een enkele boosterdosis (0,25 ml, 50 microgram) werd aangetoond dat die leidde tot een geometrisch gemiddelde x-voudige toename (geometric mean fold rise, GMFR) van neutraliserende antilichamen van 12,99 (95%-BI: 11,04; 15,29) ten opzichte van pre-booster, vergeleken met 28 dagen na de boosterdosis. De GMFR van neutraliserende antilichamen was 1,53 (95%-BI: 1,32; 1,77) bij vergelijking van 28 dagen na dosis 2 (primaire reeks) met 28 dagen na de boosterdosis.
Immunogeniciteit van een boosterdosis na primaire vaccinatie met een ander goedgekeurd COVID-19-vaccin bij volwassenen
De veiligheid en immunogeniciteit van een heterologe booster met Spikevax (origineel) werden onderzocht in een door onderzoekers opgestart onderzoek met 154 deelnemers. Het minimale tijdsinterval tussen de primaire reeks met een vector- of RNA-vaccin tegen COVID-19 en een boosterinjectie met Spikevax (origineel) bedroeg 12 weken (bereik: 12 tot 20,9 weken). De dosis die in dit onderzoek voor de booster gebruikt werd, bedroeg 100 microgram. Titers van neutraliserende antilichamen zoals gemeten door een pseudovirus-neutralisatie-assay werden beoordeeld op dag 1 vóór toediening en op dag 15 en dag 29 na de boosterdosis. Een boosterrespons werd aangetoond, ongeacht de primaire vaccinatie.
Er zijn enkel gegevens over immunogeniciteit op korte termijn beschikbaar. Langdurige bescherming en immunologisch geheugen zijn momenteel niet bekend.
Veiligheid en immunogeniciteit van 7 COVID-19-vaccins als derde dosis (booster) in het Verenigd Koninkrijk
COV-BOOST was een door onderzoekers opgestart, multicenter, gerandomiseerd fase 2-onderzoek naar vaccinatie met een derde boosterdosis tegen COVID-19 met een subgroep om de immunologie gedetailleerd te onderzoeken. Deelnemers waren volwassenen van 30 jaar en ouder, in goede fysieke gezondheid (lichte tot matige comorbiditeiten die goed onder controle waren, waren toegestaan), die 2 doses hadden gekregen van ofwel Pfizer-BioNTech ofwel Oxford-AstraZeneca (eerste dosis in december 2020, januari 2021 of februari 2021) en die op het moment van inschrijving ten minste 84 dagen voordien hun tweede dosis hadden gekregen. Spikevax (origineel) verhoogde de aanmaak van antilichamen en de neutraliserende respons en werd goed verdragen, ongeacht de primaire reeks. De boosterdosis die in dit onderzoek werd gebruikt, bedroeg 100 microgram. Titers van neutraliserende antilichamen zoals gemeten door een pseudovirus-neutralisatie-assay werden beoordeeld op dag 28 na de boosterdosis.
Klinische werkzaamheid bij adolescenten in de leeftijd van 12 jaar tot en met 17 jaar Het onderzoek onder adolescenten was een gerandomiseerd, placebogecontroleerd, waarnemerblind, klinisch fase 2/3-onderzoek (NCT04649151) ter evaluatie van de veiligheid, reactogeniciteit en werkzaamheid van Spikevax (origineel) bij adolescenten van 12 jaar tot en met 17 jaar. Deelnemers met een bekende voorgeschiedenis van SARS-CoV-2-infectie werden uitgesloten van het onderzoek. In totaal werden 3.732 deelnemers 2:1 gerandomiseerd naar het krijgen van 2 doses Spikevax (origineel) of fysiologisch zout als placebo, met een tussentijd van 1 maand.
Er werd een secundaire werkzaamheidsanalyse toegepast op 3.181 deelnemers die 2 doses van Spikevax (origineel) (n=2.139) dan wel placebo (n=1.042) kregen en een negatieve baselinestatus hadden voor SARS-CoV-2 in de per-protocolset. Er bestonden tussen de deelnemers die Spikevax (origineel) kregen en de deelnemers die placebo kregen geen opvallende verschillen voor wat betreft demografische gegevens of reeds aanwezige medische aandoeningen.
COVID-19 werd gedefinieerd als symptomatische COVID-19 met als vereisten een positief RT-PCR-resultaat en ten minste 2 systemische symptomen of 1 respiratoir symptoom. Gevallen begonnen 14 dagen na de tweede dosis.
Er traden nul symptomatische COVID-19-gevallen op in de Spikevax (origineel)-groep en 4 symptomatische COVID-19-gevallen in de placebogroep.
Immunogeniciteit bij adolescenten van 12 jaar tot en met 17 jaar – na primaire vaccinatie met Spikevax
Er werd een niet-inferioriteitsanalyse uitgevoerd ter evaluatie van de 50% neutraliserende titers voor SARS-CoV-2 en seroresponspercentages 28 dagen na dosis 2 in de per-protocolsubgroepen voor immunogeniciteit van adolescenten in de leeftijd van 12 jaar tot en met 17 jaar (n=340) in het onderzoek onder adolescenten en van deelnemers in de leeftijd van 18 jaar tot en met 25 jaar (n=296) in het onderzoek onder volwassenen. De proefpersonen vertoonden op baseline geen immunologische of virologische tekenen van voorafgaande SARS-CoV-2-infectie. De geometrisch gemiddelde verhouding (geometric mean ratio; GMR) van de titers van neutraliserende antilichamen bij adolescenten van 12 jaar tot en met 17 jaar vergeleken met de 18- tot 25-jarigen bedroeg 1,08 (95%-BI: 0,94, 1,24). Het verschil in seroresponspercentage bedroeg 0,2% (95%-BI: -1,8, 2,4). Aan de niet-inferioriteitscriteria (ondergrens van het 95%-BI voor GMR > 0,67 en ondergrens van het 95%-BI voor verschil in seroresponspercentage > -10%) werd voldaan.
Immunogeniciteit bij adolescenten van 12 jaar tot en met 17 jaar – na boosterdosis met Spikevax (origineel)
De primaire immunogeniciteitsdoelstelling van de boosterfase van dit onderzoek was om de werkzaamheid van de boosterdosis vast te stellen bij deelnemers van 12 jaar tot en met 17 jaar, door de immuunrespons voorafgaand aan de booster (dag 29) te vergelijken met de immuunrespons na dosis 2 van de primaire reeks (dag 57) bij jongvolwassenen (18 tot 25 jaar) in het onderzoek onder volwassenen. De werkzaamheid van een boosterdosis Spikevax 50 microgram werd bevestigd indien de immuunrespons na de boosterdosis (geometrisch gemiddelde concentratie [GMC] neutraliserende antilichamen en seroresponspercentage) voldoet aan de vooraf gespecificeerde niet-inferioriteitscriteria (voor zowel GMC als seroresponspercentage) in vergelijking met de gemeten immuunrespons na het voltooien van de primaire reeks Spikevax 100 microgram bij de subgroep van jongvolwassenen (18 tot 25 jaar) in het centrale werkzaamheidsonderzoek onder volwassenen.
In een open-labelfase van dit onderzoek ontvingen deelnemers van 12 jaar tot en met 17 jaar, ten minste 5 maanden na het voltooien van de primaire reeks (twee doses, 1 maand na elkaar), een enkele boosterdosis. De primaire populatie voor de immunogeniciteitsanalyse bestond in dit onderzoek uit 257 deelnemers van 12 jaar tot en met 17 jaar die een boosterdosis ontvingen en een willekeurige subgroep van 295 deelnemers uit het onderzoek onder jongvolwassenen (leeftijden ≥ 18 tot ≤ 25 jaar) die eerder een primaire vaccinatiereeks van twee doseringen Spikevax ontvingen, 1 maand na elkaar. Bij beide groepen deelnemers in de analysepopulatie was er geen serologisch of virologisch bewijs van SARS-CoV-2-infectie, respectievelijk voorafgaand aan de dosis in de eerste primaire reeks en voorafgaand aan de boosterdosis.
De GMR van de GMC van de boosterdosis bij adolescenten op dag 29 in vergelijking met jongvolwassenen: op dag 57 was de GMR 5,1 (95%-BI: 4,5; 5,8), waarmee voldaan werd aan de niet-inferioriteitscriteria (ondergrens van het 95%-BI > 0,667 (1/1,5); doeltreffendheidspuntschatting ≥ 0,8); het verschil in seroresponspercentage was 0,7 (95%-BI: -0,8;2,4), hetgeen voldeed aan de niet-inferioriteitscriteria (ondergrens van de 95% voor verschil in seroresponspercentage > -10%).
In de groep met 257 deelnemers was de GMC voor neutraliserende antilichamen voorafgaand aan de booster (boosterdosis dag 1) 400,4 (95%-BI: 370,0; 433,4); op boosterdosis dag 29 was de GMC 7.172,0 (95%-BI: 6.610,4; 7.781,4). Op boosterdosis dag 29 was de GMC ongeveer met een factor 18 toegenomen, in vergelijking met de GMC voor neutraliserende antilichamen voorafgaand aan de booster, hetgeen de werkzaamheid aantoonde van de booster bij adolescenten. Het seroresponspercentage was 100 (95%-BI: 98,6; 100,0).
Aan de vooraf gespecificeerde succescriteria voor de primaire immunogeniciteitsdoelstelling werd voldaan, waardoor de werkzaamheid van het vaccin in dit onderzoek is vastgesteld.
Klinische werkzaamheid bij kinderen van 6 jaar tot en met 11 jaar
Het onderzoek onder kinderen was een gerandomiseerd, placebogecontroleerd, waarnemerblind, klinisch fase 2/3-onderzoek ter evaluatie van de veiligheid, reactogeniciteit en werkzaamheid van Spikevax (origineel) bij kinderen van 6 jaar tot en met 11 jaar in de Verenigde Staten en Canada (NCT04796896). Deelnemers met een bekende voorgeschiedenis van SARS-CoV-2-infectie werden uitgesloten van het onderzoek. In totaal werden 4.016 deelnemers 3:1 gerandomiseerd naar het krijgen van 2 doses Spikevax (origineel) of fysiologisch zout als placebo, met een tussentijd van 1 maand.
Er werd een secundaire werkzaamheidsanalyse naar bevestigde COVID-19-gevallen tot aan de grensdatum van 10 november 2021 toegepast op 3.497 deelnemers die 2 doses (0,25 ml bij 0 en 1 maand) van Spikevax (origineel) (n=2.644) dan wel placebo (n=853) kregen en een negatieve baselinestatus hadden voor SARS-CoV-2 in de per-protocolset. Er bestonden tussen de deelnemers die Spikevax (origineel) kregen en de deelnemers die placebo kregen geen opvallende verschillen voor wat betreft demografische gegevens.
COVID-19 werd gedefinieerd als symptomatische COVID-19 met als vereisten een positief RT-PCR-resultaat en ten minste 2 systemische symptomen of 1 respiratoir symptoom. Gevallen begonnen 14 dagen na de tweede dosis.
Er traden 3 COVID-19-gevallen (0,1%) op in de Spikevax (origineel)-groep en 4 COVID-19-gevallen (0,5%) in de placebogroep.
Immunogeniciteit bij kinderen van 6 jaar tot en met 11 jaar
Er werd een analyse uitgevoerd ter evaluatie van de 50% neutraliserende titers voor SARS-CoV-2 en seroresponspercentages 28 dagen na dosis 2 in een subgroep van kinderen van 6 jaar tot en met 11 jaar (n=319) in het onderzoek onder kinderen en van deelnemers in de leeftijd van 18 jaar tot en met 25 jaar (n=295) in het onderzoek onder volwassenen. De proefpersonen vertoonden op baseline geen immunologische of virologische tekenen van voorafgaande SARS-CoV-2-infectie. De GMR van de titers van neutraliserende antilichamen bij kinderen van 6 jaar tot en met 11 jaar vergeleken met de 18- tot 25-jarigen bedroeg 1,239 (95%-BI: 1,072; 1,432). Het verschil in seroresponspercentage bedroeg 0,1% (95%-BI: -1,9; 2,1). Aan de niet-inferioriteitscriteria (ondergrens van het 95%-BI voor GMR > 0,67 en ondergrens van het 95%-BI voor verschil in seroresponspercentage > -10%) werd voldaan.
Immunogeniciteit bij kinderen van 6 jaar tot en met 11 jaar – na boosterdosis met Spikevax (origineel) De primaire immunogeniciteitsdoelstelling van de boosterfase van dit onderzoek was om de werkzaamheid van de boosterdosis vast te stellen bij deelnemers van 6 jaar tot en met 11 jaar, door de immuunrespons voorafgaand aan de booster (dag 29) te vergelijken met de immuunrespons na dosis 2 van de primaire reeks (dag 57) bij jongvolwassenen (18 tot 25 jaar) in dat onderzoek, waarbij een werkzaamheid van 93% werd aangetoond. De werkzaamheid van een boosterdosis van Spikevax 25 microgram werd bevestigd indien de immuunrespons na de boosterdosis (geometrisch gemiddelde concentratie [GMC] neutraliserende antilichamen en seroresponspercentage) voldoet aan de vooraf gespecificeerde niet-inferioriteitscriteria (voor zowel GMC als seroresponspercentage) in vergelijking met de gemeten immuunrespons na het voltooien van de primaire reeks Spikevax 100 microgram bij de subgroep van jongvolwassenen (18 tot 25 jaar) in het centrale werkzaamheidsonderzoek onder volwassenen.
In een open-labelfase van dit onderzoek ontvingen deelnemers van 6 jaar tot en met 11 jaar, ten minste 6 maanden na het voltooien van de primaire reeks (twee doses, 1 maand na elkaar), een enkele boosterdosis. De primaire populatie voor de immunogeniciteitsanalyse bestond uit 95 deelnemers van 6 jaar tot en met 11 jaar die een boosterdosis ontvingen en een random subgroep van 295 deelnemers uit het onderzoek onder jongvolwassenen die 1 maand na elkaar twee doseringen Spikevax ontvingen. Bij beide groepen deelnemers in de analysepopulatie was er geen serologisch of virologisch bewijs van SARS-CoV-2-infectie, respectievelijk voorafgaand aan de dosis in de eerste primaire reeks en voorafgaand aan de boosterdosis.
In de groep met 95 deelnemers was de GMC op boosterdosis dag 29 5.847,5 (95%-BI: 4.999,6; 6.839,1). Het seroresponspercentage was 100 (95%-BI: 95,9; 100,0). De serumconcentratie neutraliserende antilichamen bij kinderen van 6 jaar tot en met 11 jaar in de per-protocolsubgroep voor immunogeniciteit met een negatieve pre-boosterstatus voor SARS-CoV-2 en de vergelijking met die in jongvolwassenen (18 tot 25 jaar) werd onderzocht. Op dag 29 was de GMR voor de boosterdosis in vergelijking met de jongvolwassenen op dag 57, 4,2 (95%-BI: 3,5; 5,0), waarmee voldaan werd aan de niet-inferioriteitscriteria (ondergrens van het 95%-BI > 0,667); het verschil in seroresponspercentage was 0,7 % (95%-BI: -3,5;2,4), hetgeen voldeed aan de niet-inferioriteitscriteria (ondergrens van de 95% voor verschil in seroresponspercentage > -10%).
Aan de vooraf gespecificeerde succescriteria voor de primaire immunogeniciteitsdoelstelling werd voldaan, waardoor de werkzaamheid van de boosterdosis van het vaccin in dit onderzoek is vastgesteld. De stevige geheugenrespons binnen 4 weken na de boosterdosis is bewijs voor de robuuste preactivatie door de primaire Spikevax-reeks.
Klinische werkzaamheid bij kinderen van 6 maanden tot en met 5 jaar
Een fase 2/3-onderzoek werd uitgevoerd om de veiligheid, tolerantie, reactogeniciteit en werkzaamheid van Spikevax bij gezonde kinderen van 6 maanden tot en met 11 jaar te beoordelen. Aan het onderzoek namen kinderen in 3 leeftijdsgroepen deel: 6 jaar tot en met 11 jaar, 2 tot en met 5 jaar, en 6 maanden tot en met 23 maanden.
Een beschrijvende werkzaamheidsanalyse naar bevestigde COVID-19-gevallen tot aan de grensdatum van 21 februari 2022 werd uitgevoerd onder 5.476 deelnemers van 6 maanden tot en met 5 jaar, die 2 doses (bij 0 en 1 maand) ontvingen van Spikevax (n=4.105) dan wel placebo (n=1.371) kregen en een negatieve baselinestatus hadden voor SARS-CoV-2 (aangeduid als de per-protocolset voor werkzaamheid). Er waren geen opvallende verschillen tussen de deelnemers die Spikevax kregen en de deelnemers die placebo kregen voor wat betreft demografische gegevens.
De mediane duur van de follow-up voor de werkzaamheid na de tweede dosis was 71 dagen voor deelnemers van 2 jaar tot en met 5 jaar en 68 dagen voor deelnemers van 6 maanden tot en met 23 maanden.
De vaccinwerkzaamheid in dit onderzoek werd waargenomen tijdens de periode waarin de omicron-variant (B.1.1.529) de predominante variant in circulatie was.
De vaccinwerkzaamheid in deel 2 voor de per-protocolset voor werkzaamheid voor COVID-19-gevallen, 14 dagen of meer na dosis 2, gebruikmakend van de ‘COVID-19 P301 casusdefinitie’ (d.w.z. de definitie die wordt gebruikt in het centrale werkzaamheidsonderzoek onder volwassenen), was 46,4% (95%-BI: 19,8; 63,8) bij kinderen van 2 jaar tot en met 5 jaar en 31,5% (95%-BI: -27,7; 62,0) bij kinderen van 6 maanden tot en met 23 maanden.
Immunogeniciteit bij kinderen van 6 maanden tot en met 5 jaar
Voor kinderen van 2 jaar tot en met 5 jaar vertoonde een vergelijking van de respons op neutraliserende antilichamen op dag 57 in deze per-protocolsubgroep voor immunogeniciteit van deel 2 (n=264; 25 microgram) in vergelijking met de respons bij jongvolwassenen (n=295; 100 microgram) een GMR van 1,014 (95%-BI: 0,881;1,167), waarmee voldaan wordt aan de succescriteria voor niet-inferioriteit (ondergrens van het 95%-BI voor GMR ≥ 0,67; doeltreffendheidspuntschatting ≥ 0,8). De geometrisch gemiddelde x-voudige toename (geometric mean fold rise, GMFR) vanaf baseline tot dag 57 was voor deze kinderen 183,3% (95%-BI: 164,03; 204,91). Het verschil in seroresponspercentage tussen de kinderen en jongvolwassenen bedroeg -0,4% (95%-BI: -2,7; 1,5), hetgeen ook voldoet aan de succescriteria voor niet-inferioriteit (ondergrens van het 95%-BI voor verschil in seroresponspercentage > -10%).
Voor baby’s en peuters van 6 maanden tot en met 23 maanden vertoonde een vergelijking van de respons op neutraliserende antilichamen op dag 57 in deze per-protocolsubgroep voor immunogeniciteit van deel 2 (n=230; 25 microgram) in vergelijking met de respons bij jongvolwassenen (n=295; 100 microgram) een GMR van 1,280 (95%-BI: 1,115; 1,470), waarmee voldaan wordt aan de succescriteria voor niet-inferioriteit (ondergrens van het 95%-BI voor GMR ≥ 0,67; doeltreffendheidspuntschatting ≥ 0,8). Het verschil in seroresponspercentage tussen de kinderen en jongvolwassenen bedroeg 0,7% (95%-BI: -1,0%; 2,5%), hetgeen ook voldoet aan de succescriteria voor niet-inferioriteit (ondergrens van het 95%-BI voor verschil in seroresponspercentage > -10%).
Dienovereenkomstig werd voldaan aan de vooraf gespecificeerde succescriteria voor de primaire immunogeniciteitsdoelstelling voor beide leeftijdsgroepen, met werkzaamheid bij 25 microgram, bij zowel kinderen van 2 jaar tot en met 5 jaar als bij baby’s en peuters van 6 maanden tot en met 23 maanden (tabel 6 en 7).
Tabel 6. Samenvatting van de GMC-ratio (geometrisch gemiddelde concentratie) en het seroresponspercentage – vergelijking tussen personen van 6 maanden tot en met 23 maanden en deelnemers van 18 jaar tot en met 25 jaar – per-protocolset voor immunogeniciteit
| 6 maanden t/m | 18 jaar t/m 25 jaar | 6 maanden t/m 23 maanden / | |||
| 23 maanden n=230 | n=291 | 18 jaar t/m 25 jaar | |||
| Assay | Tijd- | GMC | GMC | GMC-ratio | Voldaan aan |
| stip | (95%-BI)* | (95%-BI)* | (95%-BI)a | niet- | |
| inferioriteits- | |||||
| doelstelling | |||||
| (J/N)b | |||||
| SARS-CoV-2 neutralisatie-assay c | 28 dage n na dosis 2 | 1.780,7 (1.606,4; 1.973,8) | 1.390,8 (1.269,1; 1.524,2) | 1,3 (1,1; 1,5) | J |
| Verschil in | |||||
| Serorespons | Serorespons | serorespons- | |||
| % | % | percentage | |||
| (95%-BI)d | (95%-BI)d | % (95%- | |||
| BI)e | |||||
100 (98,4; 100) | 99,3 (97,5; 99,9) | 0,7 (-1,0;2,5) | |||
GMC = Geometrisch gemiddelde concentratie
n = aantal deelnemers met niet-missende gegevens op baseline en op dag 57
* Gemelde antilichaamwaarden onder de ondergrens voor kwantificering (lower limit of quantification [LLOQ]) werden vervangen door 0,5 x LLOQ. Gemelde waarden hoger dan de bovengrens voor kwantificering (upper limit of quantification [ULOQ]) werden vervangen door de ULOQ, indien de feitelijke waarden niet beschikbaar zijn.
a De antilichaamspiegels na log-transformatie werden geanalyseerd met behulp van een covariantie-analysemodel (ANCOVA) met de groepsvariabele (deelnemers van 6 maanden tot en met 5 jaar en jongvolwassenen) als vast effect. De resulterende kleinste-kwadratengemiddelden, het verschil in kleinste-kwadratengemiddelden en het 95%-BI werden teruggetransformeerd naar de oorspronkelijke schaal voor de presentatie.
b Aan niet-inferioriteit wordt voldaan indien de ondergrens van het tweezijdige 95%-BI voor de GMC-ratio groter is dan 0,67, met een doeltreffendheidspuntschatting > 0,8, en de ondergrens van het tweezijdige 95%-BI voor het verschil in seroresponspercentage groter is dan -10%, met een doeltreffendheidspuntschatting > -5%.
c De uiteindelijke geometrisch gemiddelde antilichaamconcentraties (GMC) in AU/ml werden gemeten met behulp van een SARS-CoV-2-microneutralisatie-assay.
d Serorespons als gevolg van vaccinatie specifiek voor de neutraliserende antilichaamconcentratie van SARS-CoV-2-RVP op deelnemerniveau werd in het protocol gedefinieerd als een verandering vanaf onder de LLOQ naar gelijk aan of boven 4 x LLOQ, of ten minste een 4-voudige stijging indien de baselinewaarde gelijk is aan of boven de LLOQ. Het 95%-BI voor serorespons werd berekend met behulp van de Clopper-Pearson-methode.
e Het 95%-BI voor verschil in seroresponspercentage werd berekend met behulp van de betrouwbaarheidslimieten volgens Miettinen-Nurminen (-score).
Tabel 7. Samenvatting van de GMC-ratio (geometrisch gemiddelde concentratie) en het seroresponspercentage – vergelijking tussen personen van 2 jaar tot en met 5 jaar en deelnemers van 18 jaar tot en met 25 jaar – per-protocolset voor immunogeniciteit
| 2 jaar t/m 5 jaar | 18 jaar t/m 25 jaar | 2 jaar t/m 5 jaar / | |||
| n=264 | n=291 | 18 jaar t/m 25 jaar | |||
| Assay | Tijd- | GMC | GMC | GMC-ratio | Voldaan aan |
| stip | (95%-BI)* | (95%-BI)* | (95%-BI)a | niet- | |
| inferioriteits- | |||||
| doelstelling | |||||
| (J/N)b | |||||
GMC = Geometrisch gemiddelde concentratie
n = aantal deelnemers met niet-missende gegevens op baseline en op dag 57
* Gemelde antilichaamwaarden onder de ondergrens voor kwantificering (lower limit of quantification [LLOQ]) werden vervangen door 0,5 x LLOQ. Gemelde waarden hoger dan de bovengrens voor kwantificering (upper limit of quantification [ULOQ]) werden vervangen door de ULOQ, indien de feitelijke waarden niet beschikbaar zijn.
a De antilichaamspiegels na log-transformatie werden geanalyseerd met behulp van een covariantie-analysemodel (ANCOVA) met de groepsvariabele (deelnemers van 6 maanden tot en met 5 jaar en jongvolwassenen) als vast effect. De resulterende kleinste-kwadratengemiddelden, het verschil in kleinste-kwadratengemiddelden en het 95%-BI werden teruggetransformeerd naar de oorspronkelijke schaal voor de presentatie.
b Aan niet-inferioriteit wordt voldaan indien de ondergrens van het tweezijdige 95%-BI voor de GMC-ratio groter is dan 0,67, met een doeltreffendheidspuntschatting > 0,8 en de ondergrens van het tweezijdige 95%-BI voor het verschil in seroresponspercentage groter is dan -10%, met een doeltreffendheidspuntschatting > -5%.
c De uiteindelijke geometrisch gemiddelde antilichaamconcentraties (GMC) in AU/ml werden gemeten met behulp van een SARS-CoV-2-microneutralisatie-assay.
d Serorespons als gevolg van vaccinatie specifiek voor de neutraliserende antilichaamconcentratie van SARS-CoV-2-RVP op deelnemerniveau werd in het protocol gedefinieerd als een verandering vanaf onder de LLOQ naar gelijk aan of boven 4 x LLOQ, of ten minste een 4-voudige stijging indien de uitgangswaarde gelijk is aan of boven de LLOQ. Het 95%-BI voor serorespons werd berekend met behulp van de Clopper-Pearson-methode.
e Het 95%-BI voor verschil in seroresponspercentage werd berekend met behulp van de betrouwbaarheidslimieten volgens Miettinen-Nurminen (-score).
Beschikbare gegevens bij kinderen van 12 weken tot 6 maanden oud
De veiligheid en immunogeniciteit van Spikevax bivalent origineel/omicron BA.1 werden beoordeeld in onderzoek P206 bij kinderen van 12 weken tot 6 maanden oud. Tijdens het dosisbepalende gedeelte van het onderzoek werden twee dosisniveaus (5 mcg en 10 mcg), beoordeeld als een behandelingsregime met twee doses, in het algemeen goed verdragen, maar ze leidden niet tot een substantiële immuunrespons.
Immunogeniciteit bij ontvangers van solide-orgaantransplantaties
De veiligheid, reactogeniciteit en immunogeniciteit van Spikevax (origineel) werden beoordeeld in een tweedelig, open-label fase 3b-onderzoek bij volwassen ontvangers van solide-orgaantransplantaties (SOT), waaronder nier- en levertransplantaties (mRNA-1273-P304). Een dosis van 100 microgram (0,5 ml) werd toegediend, wat de dosis was die gedurende het uitvoeren van het onderzoek was toegelaten.
In deel A kregen 128 SOT-ontvangers een derde dosis Spikevax (origineel). In deel B kregen 159 SOT-ontvangers ten minste 4 maanden na de laatste dosis een boosterdosis.
De immunogeniciteit in het onderzoek werd beoordeeld door het meten van neutraliserende antilichamen tegen pseudovirus die expressie gaven aan de voorouderlijke stam van SARS-CoV-2 (D614G), 1 maand na dosis 2, dosis 3, de boosterdosis en maximaal 12 maanden na de laatste dosis in deel A en maximaal 6 maanden na de boosterdosis in deel B.
| SARS-CoV-2 Neutralisatie- assayc | 28 dage n na dosis 2 | 1.410,0 (1.273,8; 1.560,8) | 1.390,8 (1.262,5; 1.532,1) | 1,0 (0,9; 1,2) | J |
| Verschil | |||||
| Serorespons | Serorespons | in | |||
| serorespo | |||||
| % | % | ||||
| nspercent | |||||
| (95%-BI)d | (95%-BI)d | ||||
| age % | |||||
| (95%-BI)e | |||||
98,9 (96,7; 99,8) | 99,3 (97,5; 99,9) | -0,4 (-2,7; 1,5) |
Drie doses Spikevax (origineel) induceerden verbeterde neutraliserende-antilichaamtiters vergeleken met die vóór dosis 1 en na dosis 2. Van de SOT-deelnemers die drie doses hadden gekregen, behaalde een hoger percentage een serologische respons vergeleken met deelnemers die twee doses hadden gekregen. De spiegels van de neutraliserende antilichamen die werden waargenomen bij deelnemers met een SOT van de lever die drie doses hadden gekregen, waren vergelijkbaar met de responsen na dosis 2 die werden waargenomen bij de immuuncompetente, volwassen deelnemers die bij baseline negatief waren voor SARS-CoV-2. De neutraliserende-antilichaamresponsen bleven numeriek lager na dosis 3 bij deelnemers met een SOT van de nier(en) vergeleken met deelnemers met een SOT van de lever. De neutralisatiespiegels die één maand na dosis 3 werden waargenomen, hielden gedurende zes maanden aan met antilichaamspiegels die 26-voudig hoger bleven en een serologisch responspercentage van 67% vergeleken met baseline.
Een vierde (booster-)dosis Spikevax (origineel) verbeterde de neutraliserende-antilichaamrespons bij SOT-deelnemers vergeleken met na dosis 3, ongeacht de eerder ontvangen vaccins [mRNA-1273 (Moderna), BNT162b2 of een mRNA-bevattende combinatie]; deelnemers met een SOT van de nier(en) hadden echter numeriek lagere neutraliserende-antilichaamresponsen vergeleken met deelnemers met een SOT van de lever.
Ouderen
Spikevax (origineel) werd beoordeeld bij personen van 6 maanden en ouder, met inbegrip van 3.768 patiënten van 65 jaar en ouder. De werkzaamheid van Spikevax (origineel) was consistent tussen ouderen (≥ 65 jaar) en jongere volwassen proefpersonen (18-64 jaar).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Spikevax (origineel) in alle subgroepen van pediatrische patiënten voor de preventie van COVID-19 (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Niet van toepassing.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering en reproductie -en ontwikkelingstoxiciteit.
Algemene toxiciteit
Onderzoeken naar algemene toxiciteit zijn gedaan bij ratten (die eenmaal per 2 weken intramusculair tot 4 doses boven de dosis voor mensen ontvingen). Voorbijgaand en omkeerbaar oedeem en erytheem op de injectieplaats en voorbijgaande en omkeerbare veranderingen in de resultaten van laboratoriumtests (waaronder verhoogde eosinofielen, geactiveerde partiële tromboplastinetijd en fibrinogeen) zijn waargenomen. Resultaten suggereren dat mogelijke toxiciteit voor mensen laag is.
Genotoxiciteit/carcinogeniciteit
Genotoxiciteitsonderzoeken in vitro en in vivo zijn uitgevoerd met de nieuwe lipidencomponent SM-102 in het vaccin. Resultaten suggereren dat mogelijke toxiciteit voor mensen zeer laag is. Er is geen onderzoek naar carcinogeniciteit gedaan.
Reproductietoxiciteit
In een onderzoek naar ontwikkelingstoxiciteit is 0,2 ml van een vaccinformulering met dezelfde hoeveelheid mRNA (100 microgram) en andere ingrediënten van een enkele dosis voor mensen van Spikevax (origineel) intramusculair toegediend aan vrouwtjesratten op vier momenten: 28 en 14 dagen vóór het paren en op dag 1 en 13 van de dracht. Er waren geen reacties van SARS-CoV-2-antilichamen aanwezig bij de moederdieren in de periode vóór de paring tot het einde van het onderzoek op lactatiedag 21 of bij de foetussen en jongen. Er waren geen aan het vaccin gerelateerde bijwerkingen voor de vruchtbaarheid bij vrouwtjes, de dracht, de ontwikkeling van embryo’s, foetussen of jongen of postnatale ontwikkeling. Gegevens over overdracht van het Spikevax (origineel)-vaccin via de placenta of uitscheiding in de moedermelk zijn niet beschikbaar.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
SM-102 (heptadecaan-9-yl 8-{(2-hydroxyethyl)[6-oxo-6-(undecyloxy)hexyl]amino}octanoaat) Cholesterol
1,2-distearoyl-sn-glycero-3-fosfocholine (DSPC)
1,2-dimyristoyl-rac-glycero-3-methoxypolyethyleenglycol-2000 (PEG2000-DMG) Trometamol
Trometamolhydrochloride
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen of verdund worden.
6.3 Houdbaarheid
Ongeopende injectieflacon met meerdere doses (Spikevax XFG 0,1 mg/ml dispersie voor injectie)
9 maanden bij -50 °C tot -15 °C.
Binnen de periode van 9 maanden kan na verwijdering uit de vriezer de niet-geopende flacon met het vaccin in de koelkast worden bewaard bij 2 °C tot 8 °C, beschermd tegen licht, gedurende maximaal 30 dagen.
Chemische en fysische stabiliteit is ook aangetoond voor niet-geopende flacons met het vaccin als ze gedurende 12 maanden zijn bewaard bij -50 °C tot -15 °C op voorwaarde dat de ongeopende flacon eenmaal ontdooid en bewaard bij 2 °C tot 8 °C, beschermd tegen licht, binnen maximaal 14 dagen (in plaats van 30 dagen indien bewaard bij -50 ºC tot -15 ºC gedurende 9 maanden) wordt gebruikt. De totale bewaartijd mag de 12 maanden niet overschrijden.
- Bij verplaatsing van het vaccin voor bewaring bij 2 °C tot 8 °C moet op de buitenverpakking de nieuwe weggooidatum bij 2 °C tot 8 °C worden aangegeven.
Als het vaccin bij 2 °C tot 8 °C wordt ontvangen, moet het bij 2 °C tot 8 °C worden bewaard.
Bij de uiterste gebruiksdatum op de buitenverpakking moet de nieuwe weggooidatum bij 2 °C tot 8 °C aangegeven staan.
Binnen deze periode mag tot 36 uur worden besteed aan vervoer bij 2 °C tot 8 °C (zie rubriek 6.4).
Eenmaal ontdooid, het vaccin niet opnieuw invriezen.
Het niet-geopende vaccin kan tot 24 uur na verwijdering uit de diepvries bewaard worden bij 8 °C tot 25 °C.
Aangeprikte injectieflacons met meerdere doses (Spikevax XFG 0,1 mg/ml dispersie voor injectie)
Chemische en fysische stabiliteit tijdens het gebruik is aangetoond gedurende 19 uur bij 2 °C tot 25 °C na het eerste aanprikken (binnen de toegestane gebruiksperiode van respectievelijk 30 dagen of 14 dagen bij 2 °C tot 8 ºC en inclusief 24 uur bij 8 °C tot 25 ºC). Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt. Indien het vaccin niet onmiddellijk wordt gebruikt, is de gebruiker verantwoordelijk voor bewaartijd en -omstandigheden tijdens het gebruik.
Spikevax XFG 50 microgram dispersie voor injectie in een voorgevulde spuit en Spikevax XFG 25 microgram dispersie voor injectie in een voorgevulde spuit
9 maanden bij -50 °C tot -15 °C.
Binnen de periode van 9 maanden kunnen na verwijdering uit de vriezer de voorgevulde spuiten in de koelkast worden bewaard bij 2 °C tot 8 °C, beschermd tegen licht, gedurende maximaal 30 dagen (zie rubriek 6.4).
Chemische en fysische stabiliteit is ook aangetoond voor ongeopende voorgevulde spuiten als ze gedurende 12 maanden zijn bewaard bij -50 °C tot -15 °C, op voorwaarde dat de voorgevulde spuit eenmaal ontdooid en bewaard bij 2 °C tot 8 °C, beschermd tegen licht, binnen maximaal 14 dagen (in plaats van 30 dagen indien bewaard bij -50 ºC tot -15 ºC gedurende 9 maanden) wordt gebruikt. De totale bewaartijd mag de 12 maanden niet overschrijden.
- Bij verplaatsing van het vaccin voor bewaring bij 2 °C tot 8 °C moet op de buitenverpakking de nieuwe weggooidatum bij 2 °C tot 8 °C worden aangegeven.
Als het vaccin bij 2 °C tot 8 °C wordt ontvangen, moet het bij 2 °C tot 8 °C worden bewaard.
Bij de uiterste gebruiksdatum op de buitenverpakking moet de nieuwe weggooidatum bij 2 °C tot 8 °C aangegeven staan.
De duur van het vervoer van voorgevulde spuiten wordt beperkt door de duur waarvoor de verzendcontainer is gekwalificeerd.
Eenmaal ontdooid, het vaccin niet opnieuw invriezen.
Voorgevulde spuiten kunnen tot 24 uur na verwijdering uit de koelkast bewaard worden bij 8 °C tot 25 °C.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Spikevax XFG 0,1 mg/ml dispersie voor injectie (injectieflacons met meerdere doses)
Bewaren in de vriezer bij -50 ºC tot -15 ºC.
Na ontdooiing bewaren in de koelkast (2 °C tot 8 °C) en niet opnieuw invriezen. De flacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor bewaarcondities na ontdooiing, zie rubriek 6.3.
Voor bewaarcondities van de injectieflacons met meerdere doses, na eerste opening, zie rubriek 6.3.
Vervoer van ontdooide injectieflacons met meerdere doses in vloeibare toestand bij 2 °C tot 8 °C Indien vervoer bij -50 °C tot -15 °C niet mogelijk is, zijn gegevens beschikbaar die vervoer van één of meer ontdooide flacons in vloeibare toestand tot 36 uur bij 2 °C tot 8 °C ondersteunen (binnen respectievelijk de 30 dagen of 14 dagen houdbaarheid bij 2 °C tot 8 °C). Na ontdooiing en vervoer in vloeibare toestand bij 2 °C tot 8 °C mogen injectieflacons niet opnieuw worden ingevroren en moeten ze worden bewaard bij 2 °C tot 8 °C totdat ze worden gebruikt.
Spikevax XFG 50 microgram dispersie voor injectie in een voorgevulde spuit en Spikevax XFG 25 microgram dispersie voor injectie in een voorgevulde spuit
Bewaren in de vriezer bij -50 ºC tot -15 ºC.
Na ontdooiing bewaren in de koelkast (2 °C tot 8 °C) en niet opnieuw invriezen. De voorgevulde spuit in de buitenverpakking bewaren ter bescherming tegen licht. Voor bewaarcondities na ontdooiing, zie rubriek 6.3.
Vervoer van ontdooide voorgevulde spuiten in vloeibare toestand bij 2 °C tot 8 °C Indien vervoer bij -50 °C tot -15 °C niet mogelijk is, zijn gegevens beschikbaar die vervoer van één of meer ontdooide voorgevulde spuiten in vloeibare toestand bij 2 °C tot 8 °C ondersteunen (binnen respectievelijk de 30 dagen of 14 dagen houdbaarheid bij 2 °C tot 8 °C). Na ontdooiing en vervoer in vloeibare toestand bij 2 °C tot 8 °C mogen voorgevulde spuiten niet opnieuw worden ingevroren en moeten ze worden bewaard bij 2 °C tot 8 °C totdat ze worden gebruikt. De duur van het vervoer van voorgevulde spuiten wordt beperkt door de duur waarvoor de verzendcontainer is gekwalificeerd.
6.5 Aard en inhoud van de verpakking
Spikevax XFG 0,1 mg/ml dispersie voor injectie (injectieflacons met meerdere doses)
2,5 ml dispersie in een injectieflacon met meerdere doses (glas van type 1 of glas van een gelijkwaardige kwaliteit als type 1 of cyclisch olefinepolymeer met barrièrecoating aan de binnenzijde) met een stop (chlorobutylrubber) en blauwe flip-offdop van kunststof met verzegeling (aluminium verzegeling).
Verpakkingsgrootte: 10 injectieflacons met meerdere doses. Elke injectieflacon bevat 2,5 ml.
Spikevax XFG 50 microgram dispersie voor injectie in een voorgevulde spuit en Spikevax XFG 25 microgram dispersie voor injectie in een voorgevulde spuit
0,25 ml of 0,5 ml dispersie in een voorgevulde spuit (cyclisch olefinecopolymeer) met plunjerstop (gecoat broombutylrubber) en een beschermdop (broombutylrubber, zonder naald).
De voorgevulde spuiten zijn verpakt in een papieren binnenbakje in een doosje of in 1 doorzichtige blisterverpakking met 1 voorgevulde spuit of 5 doorzichtige blisterverpakkingen met 2 voorgevulde spuiten per verpakking.
Verpakkingsgrootten:
1 voorgevulde spuit
10 voorgevulde spuiten
Elke voorgevulde spuit bevat 0,25 ml of 0,5 ml, afhankelijk van het gelabelde spuitvolume.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Het vaccin moet worden bereid en toegediend door een opgeleide beroepsbeoefenaar in de gezondheidszorg met een aseptische techniek om de steriliteit van de dispersie te garanderen.
Spikevax XFG 0,1 mg/ml dispersie voor injectie (injectieflacons met meerdere doses)
Eenmaal ontdooid is het vaccin klaar voor gebruik.
Niet schudden of verdunnen. Injectieflacon voorzichtig ronddraaien na ontdooiing en telkens als er vaccin wordt opgetrokken.
Controleer of de flacon over een blauwe flip-offdop beschikt en of de productnaam Spikevax XFG is.
De stop bij voorkeur telkens op een andere plaats doorprikken.
Elke injectieflacon met meerdere doses is een beetje overvuld om ervoor te zorgen dat 5 doses van 0,5 ml of maximaal 10 doses van 0,25 ml kunnen worden opgetrokken, afhankelijk van de leeftijd.
Ontdooi elke injectieflacon met meerdere doses vóór gebruik volgens onderstaande instructies (tabel 8).
Tabel 8. Ontdooi-instructies voor injectieflacons met meerdere doses voorafgaand aan gebruik
| Configuratie | Ontdooi-instructies en ontdooitijd | |||
Ontdooi-temperatuur (in een koelkast) | Ontdooi- tijd | Ontdooi-temperatuur (bij kamer-temperatuur) | Ontdooitijd | |
| Injectieflacon met meerdere doses | 2 °C-8 °C | 2 uur en 30 minuten | 15 °C-25 °C | 1 uur |
Toediening
Het vaccin moet intramusculair worden toegediend. De deltaspier van de bovenarm heeft de voorkeur. Dit vaccin niet intraveneus, subcutaan of intradermaal toedienen.
Injectieflacons met meerdere doses
Spikevax XFG 50 microgram dispersie voor injectie in een voorgevulde spuit en Spikevax XFG 25 microgram dispersie voor injectie in een voorgevulde spuit
De inhoud van de voorgevulde spuit niet schudden of verdunnen.
Elke voorgevulde spuit is uitsluitend voor eenmalig gebruik. Eenmaal ontdooid is het vaccin klaar voor gebruik.
Met elke voorgevulde spuit kan één (1) dosis van 0,25 ml of 0,5 ml worden toegediend, afhankelijk van het gelabelde spuitvolume. Gebruik de voorgevulde spuit van 0,5 ml niet om een dosis van 0,25 ml toe te dienen.
Spikevax XFG wordt geleverd in een voorgevulde spuit (zonder naald) met één dosis van 0,25 ml (25 microgram SARS-CoV-2 XFG mRNA) of 0,5 ml (50 microgram SARS-CoV-2 XFG mRNA) mRNA en moet voorafgaand aan toediening worden ontdooid.
Ontdooi vóór elk gebruik elke voorgevulde spuit volgens onderstaande instructies. De spuiten moeten in de koelkast of bij kamertemperatuur worden ontdooid in de blisterverpakkingen (elke blisterverpakking bevat 1 of 2 voorgevulde spuiten, afhankelijk van de verpakkingsgrootte) of in het doosje zelf (tabel 9).
Tabel 9. Ontdooi-instructies voor Spikevax XFG voorgevulde spuiten en doosjes, voorafgaand aan gebruik
| Configuratie | Ontdooi-instructies en ontdooitijd | |||
Ontdooi-temperatuur (in een koelkast) (°C) | Ontdooitijd (minuten) | Ontdooi-temperatuur (bij kamertempera tuur) (°C) | Ontdooitijd (minuten) | |
| Blisterverpakking of doosje met 1 of 2 voorgevulde spuiten | 2 – 8 | 100 | 15 – 25 | 40 |
| Doosje met 10 voorgevulde spuiten | 2 – 8 | 160 | 15 – 25 | 80 |
Controleer of de productnaam van de voorgevulde spuit Spikevax XFG is.
Hanteringsinstructies voor de Spikevax XFG voorgevulde spuiten
- Niet schudden.
- De voorgevulde spuit moet vóór toediening visueel worden gecontroleerd op aanwezigheid van deeltjes en verkleuring.
- Spikevax XFG is een witte tot gebroken witte dispersie. Er kunnen witte of doorschijnende productgerelateerde deeltjes in zitten. Niet toedienen als het vaccin verkleurd is of andersoortige deeltjes bevat.
- Naalden zijn niet inbegrepen in de dozen met voorgevulde spuiten.
- Gebruik een steriele naald van de juiste maat voor intramusculaire injectie (21 gauge of dunner).
- Houd de beschermdop rechtop, verwijder de beschermdop door de dop tegen de klok in te draaien tot de beschermdop loskomt. Verwijder de beschermdop met een langzame, gestage beweging. Trek tijdens het draaien niet aan de beschermdop.
- Bevestig de naald door deze met de klok mee te draaien tot de naald stevig op de spuit zit.
- Haal de dop van de naald wanneer u klaar bent voor de toediening.
- Dien de gehele dosis intramusculair toe.
Verwijdering
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
MODERNA BIOTECH SPAIN, S.L.
C/ Julián Camarillo nº 31
28037 Madrid
Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1507/041
EU/1/20/1507/042
EU/1/20/1507/043
EU/1/20/1507/044
EU/1/20/1507/045
EU/1/20/1507/046
EU/1/20/1507/047
EU/1/20/1507/048
EU/1/20/1507/049
EU/1/20/1507/050
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 06 januari 2021
Datum van laatste verlenging: 03 oktober 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.