


SmPC (samenvatting van de productkenmerken) - Soliris
1. NAAM VAN HET GENEESMIDDEL
Soliris 300 mg concentraat voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eculizumab is een gehumaniseerd monoklonaal IgG2/4κ-antilichaam dat door middel van recombinante DNA-technologie in een NS0-cellijn wordt geproduceerd.
Eén injectieflacon van 30 ml bevat 300 mg eculizumab (10 mg/ml).
Na verdunning heeft de te infunderen oplossing een eindconcentratie van 5 mg/ml.
Hulpstof met bekend effect: natrium (5 mmol per injectieflacon), polysorbaat 80 (6,6 mg per injectieflacon).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie.
Heldere, kleurloze oplossing met een pH van 7,0 en een osmolaliteit van ongeveer 290-310 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Soliris is geïndiceerd voor gebruik bij volwassenen en kinderen voor de behandeling van:
Paroxismale nachtelijke hemoglobinurie (PNH).
Bewijzen van de klinische voordelen zijn aangetoond bij patiënten met hemolyse met een of meer klinische symptomen indicatief voor een hoge activiteit van de ziekte, ongeacht een voorgeschiedenis van transfusies (zie rubriek 5.1).
- Atypisch hemolytisch-uremisch syndroom (aHUS) (zie rubriek 5.1).
- Refractaire gegeneraliseerde myasthenia gravis (gMG) bij patiënten van 6 jaar en ouder die positief testen voor antilichamen tegen acetylcholinereceptoren (AChR) (zie rubriek 5.1).
Soliris is geïndiceerd voor gebruik bij volwassenen voor de behandeling van:
- Neuromyelitis optica-spectrumstoornis (Neuromyelitis Optica Spectrum Disorder, NMOSD) bij patiënten die positief testen voor antilichamen tegen aquaporine-4 (AQP4) met een recidiverend verloop van de ziekte (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Soliris moet worden toegediend door een beroepsbeoefenaar in de gezondheidszorg en onder het toezicht van een arts met ervaring in de behandeling van patiënten met hematologische, renale, neuromusculaire of neuro-inflammatoire stoornissen.
Voor patiënten die de infusies in het ziekenhuis goed hebben verdragen, kan toediening van de infusie thuis worden overwogen. De beslissing of een patiënt de infusies thuis kan ontvangen, moet worden gemaakt na een beoordeling en aanbeveling door de behandelend arts. Thuisinfusies moeten worden uitgevoerd door een bevoegd beroepsbeoefenaar in de gezondheidszorg.
Dosering
Paroxismale nachtelijke hemoglobinurie (PNH) bij volwassenen
Het doseringsschema voor PNH voor volwassen patiënten (≥ 18 jaar) bestaat uit een initiële fase van 4 weken, gevolgd door een onderhoudsfase:
Initiële fase: 600 mg Soliris toegediend via een wekelijkse, 25 – 45 minuten
(35 minuten ± 10 minuten) durende intraveneuze infusie gedurende de eerste 4 weken.
Onderhoudsfase: 900 mg Soliris toegediend via een 25 – 45 minuten (35 minuten ± 10 minuten)
durende intraveneuze infusie in de vijfde week, gevolgd door 900 mg Soliris toegediend via een 25 – 45 minuten (35 minuten ± 10 minuten) durende intraveneuze infusie elke 14 ± 2 dagen (zie rubriek 5.1).
Atypisch hemolytisch-uremisch syndroom (aHUS), refractaire gegeneraliseerde myasthenia gravis (gMG) en neuromyelitis optica-spectrumstoornis (NMOSD) bij volwassenen Het doseringsschema voor aHUS, refractaire gMG en NMOSD voor volwassen patiënten (≥ 18 jaar) bestaat uit een initiële fase van 4 weken, gevolgd door een onderhoudsfase:
Initiële fase: 900 mg Soliris toegediend via een wekelijkse, 25 – 45 minuten
(35 minuten ± 10 minuten) durende intraveneuze infusie gedurende de eerste 4 weken.
Onderhoudsfase: 1.200 mg Soliris toegediend via een 25 – 45 minuten
(35 minuten ± 10 minuten) durende intraveneuze infusie in de vijfde week, gevolgd door 1.200 mg Soliris toegediend via een 25 – 45 minuten (35 minuten ± 10 minuten) durende intraveneuze infusie elke 14 ± 2 dagen (zie rubriek 5.1).
Refractaire gMG
Beschikbare gegevens wijzen erop dat klinische respons gewoonlijk na een behandeling met Soliris van 12 weken wordt bereikt. Bij een patiënt die na 12 weken geen aanwijzing van therapeutisch voordeel vertoont, dient stoppen met de therapie overwogen te worden.
Pediatrische patiënten met PNH, aHUS of refractaire gMG
Pediatrische PNH-, aHUS- of refractaire gMG-patiënten met een lichaamsgewicht ≥ 40 kg worden behandeld met de doseringsaanbevelingen voor volwassenen.
Bij pediatrische PNH-, aHUS- en refractaire gMG-patiënten met een lichaamsgewicht minder dan 40 kg bestaat het doseringsschema van Soliris uit:
Lichaamsgewicht patiënt | Initiële fase | Onderhoudsfase |
| 30 tot < 40 kg | 600 mg wekelijks gedurende de eerste 2 weken | 900 mg in week 3; daarna 900 mg elke 2 weken |
| 20 tot < 30 kg | 600 mg wekelijks gedurende de eerste 2 weken | 600 mg in week 3; daarna 600 mg elke 2 weken |
| 10 tot < 20 kg | Een enkele dosis van 600 mg in week 1 | 300 mg in week 2; daarna 300 mg elke 2 weken |
| 5 tot < 10 kg | Een enkele dosis van 300 mg in week 1 | 300 mg in week 2; daarna 300 mg elke 3 weken |
Soliris is niet onderzocht bij patiënten met PNH of refractaire gMG die minder dan 40 kg wegen. De dosering van Soliris die moet worden gebruikt bij pediatrische patiënten met PNH of patiënten met refractaire gMG die minder dan 40 kg wegen, is identiek aan de op het gewicht gebaseerde doseringsaanbeveling die wordt gegeven voor pediatrische patiënten met aHUS. Op basis van de farmacokinetische (FK)/farmacodynamische (FD) gegevens die beschikbaar zijn voor patiënten met aHUS en PNH die behandeld werden met Soliris, leidt dit op het lichaamsgewicht gebaseerde doseringsschema voor pediatrische patiënten naar verwachting tot een werkzaamheids- en veiligheidsprofiel dat vergelijkbaar is met dat voor volwassenen. Voor patiënten met refractaire gMG die minder dan 40 kg wegen, zal dit op lichaamsgewicht gebaseerde doseringsregime naar verwachting ook resulteren in een werkzaamheids- en veiligheidsprofiel dat vergelijkbaar is met dat bij volwassenen.
Aanvullende dosering van Soliris is noodzakelijk bij gelijktijdige plasmaferese (PF), plasmawisseling (PI) of infusie met vers ingevroren plasma (IP), zoals hieronder beschreven:
| Type interventie met plasma | Meest recente dosis Soliris | Aanvullende dosis Soliris met elke PF/PI/IP- interventie | Tijdstip van aanvullende dosis Soliris |
| Plasmaferese of plasmawisseling | 300 mg | 300 mg per plasmaferese- of plasmawisselingssessie | Binnen 60 minuten na elke plasmaferese of plasmawisseling |
| ≥ 600 mg | 600 mg per plasmaferese- of plasmawisselingssessie | ||
| Infusie met vers ingevroren plasma | ≥ 300 mg | 300 mg per infusie met vers ingevroren plasma | 60 minuten vóór elke infusie met vers ingevroren plasma |
Afkortingen: PF/PI/IP = plasmaferese, plasmawisseling, infusie met plasma
Een aanvullende dosis Soliris is noodzakelijk bij gelijktijdige behandeling met intraveneuze immunoglobuline (IVIg), zoals hieronder beschreven (zie ook rubriek 4.5):
| Meest recente dosis Soliris | Aanvullende dosis Soliris | Tijdstip van aanvullende dosis Soliris |
| ≥ 900 mg | 600 mg per IVIg-cyclus | Zo snel mogelijk na IVIg-cyclus |
| ≤ 600 mg | 300 mg per IVIg-cyclus |
Afkorting: IVIg = intraveneuze immunoglobuline
Controle van de behandeling
aHUS-patiënten moeten worden opgevolgd voor tekenen en symptomen van trombotische microangiopathie (TMA) (zie rubriek 4.4 aHUS laboratoriumonderzoek).
Behandeling met Soliris wordt aanbevolen voor de rest van het leven van de patiënt, tenzij stopzetting van Soliris klinisch aangewezen is (zie rubriek 4.4).
Ouderen
Soliris kan aan patiënten van 65 jaar en ouder worden toegediend. Er zijn geen aanwijzingen die doen vermoeden dat bij de behandeling van ouderen speciale voorzorgsmaatregelen moeten worden genomen – hoewel ervaring met Soliris in deze patiëntenpopulatie nog beperkt is.
Nierfunctiestoornis
Voor patiënten met een nierfunctiestoornis hoeft de dosis niet te worden aangepast (zie rubriek 5.1).
Leverfunctiestoornis
De veiligheid en werkzaamheid van Soliris zijn niet onderzocht bij patiënten met een leverfunctiestoornis.
Pediatrische patiënten
De veiligheid en werkzaamheid van Soliris bij kinderen jonger dan 6 jaar met refractaire gMG zijn niet vastgesteld.
De veiligheid en werkzaamheid van Soliris bij kinderen met NMOSD jonger dan 18 jaar zijn niet vastgesteld.
Wijze van toediening
Niet toedienen als intraveneuze push- of bolusinjectie. Soliris mag alleen toegediend worden via een intraveneuze infusie zoals hieronder beschreven.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6. De verdunde oplossing van Soliris moet bij volwassenen in 25 – 45 minuten (35 minuten ± 10 minuten) en bij pediatrische patiënten jonger dan 18 jaar in 1 – 4 uur worden toegediend via intraveneuze infusie onder invloed van de zwaartekracht, met een spuitenpomp of een infusiepomp. Tijdens toediening aan de patiënt hoeft de verdunde oplossing van Soliris niet tegen licht te worden beschermd.
Patiënten moeten gedurende één uur na infusie worden gecontroleerd. Als zich tijdens de toediening van Soliris een ongewenst voorval voordoet, kan de infusie worden vertraagd of stopgezet, al naargelang het oordeel van de arts. Als de infusie wordt vertraagd, mag de totale infusietijd niet langer dan twee uur bedragen voor volwassenen en vier uur voor pediatrische patiënten jonger dan 18 jaar.
Er zijn beperkte veiligheidsgegevens die thuisinfusies ondersteunen, aanvullende voorzorgsmaatregelen in de thuissituatie, zoals beschikbaarheid van spoedbehandeling van infusiereacties of anafylaxie, worden aanbevolen. Infusiereacties worden beschreven in rubriek 4.4 en 4.8 van de SPC.
4.3 Contra-indicaties
Overgevoeligheid voor eculizumab, muizeneiwitten of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Een behandeling met Soliris mag niet worden gestart bij patiënten (zie rubriek 4.4):
- met een niet-opgeloste infectie met Neisseria meningitidis
- die momenteel niet gevaccineerd zijn tegen Neisseria meningitidis tenzij zij tot 2 weken na vaccinatie profylactische behandeling met geschikte antibiotica krijgen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Soliris oefent naar alle verwachting geen invloed uit op de aplastische component van anemie bij patiënten met PNH.
Meningokokkeninfectie
Als gevolg van zijn werkingsmechanisme verhoogt Soliris de gevoeligheid van de patiënt voor meningokokkeninfectie (Neisseria meningitidis). Meningokokkeninfectie kan door elke serogroep worden veroorzaakt. Om het risico van infectie te verminderen, moeten alle patiënten ten minste 2 weken vóór toediening van Soliris worden gevaccineerd tenzij het risico van een uitstel van behandeling met Soliris zwaarder weegt dan de risico’s van een meningokokkeninfectie. Patiënten die minder dan 2 weken na toediening van een tetravalent meningokokkenvaccin beginnen met de behandeling met Soliris, moeten tot 2 weken na de vaccinatie met geschikte antibiotica profylactisch worden behandeld. Vaccins tegen alle beschikbare serogroepen, waaronder A, C, Y, W 135 en B worden aanbevolen voor de preventie van de vaak pathogene meningokokkenserogroepen. Patiënten moeten vaccinaties en hervaccinaties krijgen volgens de huidige nationale richtlijnen voor het toepassen van vaccinaties.
Vaccinatie kan complement verder activeren. Daarom kunnen patiënten met complementgemedieerde ziektes, inclusief PNH, aHUS, refractaire gMG en NMOSD, versterkte tekenen en symptomen van hun onderliggende ziekte ondervinden, zoals hemolyse (PNH), TMA (aHUS), exacerbatie van MG (refractaire gMG) of recidief (NMOSD). Daarom moeten patiënten zorgvuldig worden gecontroleerd op ziektesymptomen na aanbevolen vaccinatie.
Vaccinatie is mogelijk niet voldoende om meningokokkeninfectie te voorkomen. Men dient officiële richtlijnen in overweging te nemen over het passende gebruik van antibacteriële middelen. Er zijn gevallen van ernstige of fatale meningokokkeninfectie gemeld bij patiënten die met Soliris werden behandeld. Bij meningokokkeninfecties treedt sepsis vaak op bij patiënten die met Soliris worden behandeld (zie rubriek 4.8). Alle patiënten moeten worden opgevolgd voor vroege tekenen van meningokokkeninfectie, onmiddellijk beoordeeld indien infectie wordt vermoed en zo nodig met geschikte antibiotica behandeld. Patiënten moeten worden geïnformeerd over deze tekenen en symptomen en over het feit dat onmiddellijk een arts moet worden geraadpleegd. Artsen moeten de voordelen en risico’s van een behandeling met Soliris met de patiënten bespreken, en moeten hun een patiëntengids en een patiëntenkaart geven (zie de bijsluiter voor een beschrijving).
Andere systemische infecties
In verband met zijn werkingsmechanisme moet Soliris met voorzichtigheid worden toegediend bij patiënten met actieve systemische infecties. Patiënten kunnen vatbaarder zijn voor infecties, vooral bij Neisseria en ingekapselde bacteriën. Ernstige infecties met Neisseria-species (andere dan Neisseria meningitidis), waaronder gedissemineerde gonokokkeninfecties, zijn gemeld. Patiënten moeten in de bijsluiter worden geïnformeerd om hen meer bewust te maken van potentieel ernstige infecties en de bijhorende tekenen en symptomen. Artsen dienen patiënten te adviseren over de preventie van gonorroe.
Infusiereacties
Toediening van Soliris kan leiden tot infusiereacties of immunogeniciteit die allergische reacties of overgevoeligheidsreacties (inclusief anafylaxie) zou kunnen veroorzaken. In klinische onderzoeken heeft zich bij 1 (0,9%) refractaire gMG-patiënt een infusiereactie voorgedaan die stopzetting van Soliris noodzakelijk maakte. Bij pediatrische PNH-, aHUS-, refractaire gMG- of NMOSD-patiënten heeft zich geen infusiereactie voorgedaan die stopzetting van Soliris noodzakelijk maakte. Toediening van Soliris moet worden onderbroken bij alle patiënten bij wie zich ernstige infusiereacties voordoen; in dat geval moet een adequate medische behandeling worden toegepast.
Immunogeniciteit
Bij met Soliris behandelde patiënten zijn binnen alle klinische onderzoeken zeldzame antilichaamreacties gedetecteerd. In placebogecontroleerde onderzoeken bij PNH zijn lage antilichaamresponsen gemeld met een frequentie (3,4%) die overeenkwam met die van placebo (4,8%).
Bij aHUS-patiënten die met Soliris werden behandeld, werden bij 3/100 (3%) antilichamen tegen Soliris gedetecteerd met de ECL bridging format assay. 1/100 (1%) van de aHUS-patiënten had lage positieve waarden voor neutraliserende antilichamen.
In een placebogecontroleerd onderzoek bij refractaire gMG vertoonden geen (0/62) van de met Soliris behandelde patiënten antilichaamrespons tegen het geneesmiddel gedurende de actieve behandeling van 26 weken, terwijl in een verlengingsonderzoek bij refractaire gMG algemeen genomen in totaal 3/177 (2,6%) van de patiënten positief testten voor ADA’s tijdens een van de bezoeken na baseline. De positieve ADA-resultaten leken van tijdelijke aard te zijn, aangezien er geen positieve titers werden waargenomen bij latere bezoeken. Bij deze patiënten waren er ook geen klinische bevindingen die duidden op een effect van positieve ADA-titers.
In een placebogecontroleerd onderzoek naar NMOSD vertoonden 2/95 (2,1%) van de met Soliris behandelde patiënten antilichaamrespons tegen het geneesmiddel na baseline. Beide patiënten testten negatief voor neutraliserende antilichamen. Positieve ADA-monsters hadden een lage titer en waren van tijdelijke aard. Er is geen verband waargenomen tussen antilichaamontwikkeling en klinische respons of ongewenste voorvallen.
Immunisatie
Voorafgaand aan het instellen van een behandeling met Soliris wordt aanbevolen dat PNH-, aHUS-, refractaire gMG- en NMOSD-patiënten starten met immunisatie in overeenstemming met de geldende immunisatierichtlijnen. Daarnaast moeten alle patiënten ten minste 2 weken vóór ze Soliris toegediend krijgen, gevaccineerd worden tegen meningokokkeninfecties tenzij het risico van een uitstel van behandeling met Soliris zwaarder weegt dan het risico op het ontwikkelen van een meningokokkeninfectie. Patiënten die binnen 2 weken na toediening van een tetravalent meningokokkenvaccin beginnen met de behandeling met Soliris, moeten tot 2 weken na de vaccinatie met geschikte antibiotica profylactisch worden behandeld. Vaccins tegen alle beschikbare serogroepen A, C, Y, W 135 en B worden aanbevolen voor de preventie van de vaak pathogene meningokokkenserogroepen. Patiënten moeten vaccinaties en hervaccinaties krijgen volgens de huidige nationale richtlijnen voor het toepassen van vaccinaties (zie Meningokokkeninfectie).
Patiënten jonger dan 18 jaar moeten tegen Haemophilus influenzae en pneumokokkeninfecties worden gevaccineerd, en moeten de nationale aanbevelingen voor vaccinatie per leeftijdsgroep strikt naleven.
Vaccinatie kan complement verder activeren. Daarom kunnen patiënten met complementgemedieerde ziektes, inclusief PNH, aHUS, refractaire gMG en NMOSD, versterkte tekenen en symptomen van hun onderliggende ziekte ondervinden, zoals hemolyse (PNH), TMA (aHUS), exacerbatie van MG (refractaire gMG) of recidief (NMOSD). Daarom moeten patiënten zorgvuldig worden gecontroleerd op ziektesymptomen na aanbevolen vaccinatie.
Behandeling met anticoagulantia
Behandeling met Soliris zou de behandeling met anticoagulantia niet mogen beïnvloeden.
Behandelingen met immunosuppressiva en anticholinesterasen
Refractaire gMG
Wanneer behandelingen met immunosuppressiva en anticholinesterasen worden verlaagd of gestaakt, dienen patiënten nauwlettend te worden gecontroleerd op tekenen van exacerbatie van de ziekte.
Neuromyelitis optica-spectrumstoornis
Wanneer immunosuppressieve therapie wordt verlaagd of gestaakt, dienen patiënten nauwlettend te worden gecontroleerd op tekenen en symptomen van mogelijk recidief van NMOSD.
PNH laboratoriumonderzoek
PNH-patiënten moeten worden opgevolgd voor tekenen en symptomen van intravasculaire hemolyse, inclusief lactaatdehydrogenase (LDH)-gehaltes in serum. PNH-patiënten die met Soliris worden behandeld, moeten eveneens worden gecontroleerd op intravasculaire hemolyse door meting van de LDH-spiegels en mogelijk moet binnen het aanbevolen doseringsschema van 14 ± 2 dagen gedurende de onderhoudsfase de dosis worden aangepast (maximaal elke 12 dagen).
aHUS laboratoriumonderzoek
aHUS-patiënten die met Soliris worden behandeld, moeten worden gecontroleerd op trombotische microangiopathie door het bepalen van het aantal bloedplaatjes, meting van LDH in serum en serumcreatinine, en mogelijk moet binnen het aanbevolen doseringsschema van 14 ± 2 dagen gedurende de onderhoudsfase de dosis worden aangepast (maximaal elke 12 dagen).
Staken van de behandeling voor PNH
Als PNH-patiënten de behandeling met Soliris staken, moeten ze nauwgezet worden opgevolgd voor tekenen en symptomen van ernstige intravasculaire hemolyse. Ernstige hemolyse wordt vastgesteld aan de hand van LDH-spiegels in serum die hoger zijn dan vóór de behandeling, in combinatie met een van de volgende situaties: een absolute daling van meer dan 25% van de PNH-kloongrootte (in afwezigheid van verdunning als gevolg van transfusie) in maximaal één week; een hemoglobineniveau van < 5 g/dl of een daling van > 4 g/dl in maximaal een week; angina; verandering in de geestesgesteldheid; een stijging van 50% in de serumcreatinineconcentratie; of trombose. Een patiënt die de behandeling met Soliris staakt, moet gedurende minstens 8 weken onder controle blijven om ernstige hemolyse en andere reacties te kunnen opsporen.
Indien ernstige hemolyse optreedt na het staken van een behandeling met Soliris, moeten de volgende procedures/behandelingen worden overwogen: bloedtransfusie (packed RBC’s) of exsanguinatietransfusie als de PNH-RBC’s > 50% van de totale RBC’s bedragen (gemeten aan de hand van flowcytometrie); anticoagulatie; corticosteroïden; of herinstellen van Soliris. In klinische onderzoeken naar PNH staakten 16 patiënten het behandelingsschema met Soliris. Ernstige hemolyse werd niet waargenomen.
Staken van de behandeling voor aHUS
Complicaties als gevolg van trombotische microangiopathie (TMA) werden reeds waargenomen na 4 weken en tot 127 weken na het staken van de behandeling met Soliris bij sommige patiënten. Het staken van de behandeling mag enkel worden overwogen wanneer dit medisch verantwoord is.
In klinische onderzoeken naar aHUS staakten 61 patiënten (21 pediatrische patiënten) de behandeling met Soliris met een mediane follow-upperiode van 24 weken. Vijftien ernstige complicaties als gevolg van trombotische microangiopathie (TMA) bij 12 patiënten werden waargenomen na het staken van de behandeling, en 2 ernstige TMA-complicaties traden op bij nog 2 andere patiënten die met een lager doseringsschema, buiten het goedgekeurde doseringsschema, van Soliris werden behandeld (zie rubriek 4.2). Ernstige TMA-complicaties traden op bij patiënten ongeacht de identificatie van een genetische mutatie, een polymorfisme met hoog risico of autoantilichamen. Bij deze patiënten traden nog bijkomende ernstige medische complicaties op, waaronder ernstige verslechtering van de nierfunctie, ziektegerelateerde hospitalisatie en progressie naar eindstadium nierfalen (ESRD) waarbij dialyse noodzakelijk was. Ondanks de heropstart van Soliris na het staken van de behandeling trad progressie naar eindstadium nierfalen op bij één patiënt.
Als aHUS-patiënten de behandeling met Soliris staken, moeten ze nauwgezet worden opgevolgd voor tekenen en symptomen van ernstige complicaties als gevolg van trombotische microangiopathie. Opvolging is mogelijk onvoldoende om ernstige complicaties als gevolg van trombotische microangiopathie na het staken van de behandeling met Soliris bij aHUS-patiënten te voorspellen of te voorkomen.
Ernstige complicaties als gevolg van trombotische microangiopathie na het staken van de behandeling kunnen worden vastgesteld door (i) twee willekeurige, of herhaling van een willekeurige meting, van de volgende: een daling van het aantal bloedplaatjes met 25% of meer ten opzichte van ofwel de aanvangswaarde of de piekwaarde voor het aantal bloedplaatjes tijdens een behandeling met Soliris; een stijging voor serumcreatinine met 25% of meer ten opzichte van de aanvangswaarde of nadir tijdens een behandeling met Soliris; of een stijging voor LDH in serum met 25% of meer ten opzichte van de aanvangswaarde of nadir tijdens een behandeling met Soliris; of (ii) een van de volgende: een verandering in geestesgesteldheid of epileptische aanvallen; angina of dyspneu; of trombose.
Als ernstige complicaties als gevolg van trombotische microangiopathie optreden na het staken van de behandeling met Soliris, moet het volgende overwogen worden: de behandeling met Soliris opnieuw instellen, ondersteunende zorg met PF/IP of geschikte orgaanspecifieke ondersteunende maatregelen, waaronder ondersteuning van de nieren met dialyse, ondersteuning van de ademhaling met kunstmatige beademing of anticoagulatie.
Staken van de behandeling voor refractaire gMG
Het gebruik van Soliris bij de behandeling van refractaire gMG is alleen onderzocht bij chronische toediening. Patiënten die stoppen met de behandeling met Soliris dienen zorgvuldig te worden gecontroleerd op tekenen en symptomen van exacerbatie van de ziekte.
Staken van de behandeling voor NMOSD
Het gebruik van Soliris bij de behandeling van NMOSD werd alleen onderzocht bij chronische toediening en het effect van het staken van Soliris werd niet bepaald. Patiënten die stoppen met de behandeling met Soliris dienen zorgvuldig te worden gecontroleerd op tekenen en symptomen van mogelijk recidief van NMOSD.
Voorlichtingsmateriaal
Alle artsen die Soliris willen voorschrijven, moeten ervoor zorgen dat ze vertrouwd zijn met de gids voor artsen voor het voorschrijven. Artsen moeten de voordelen en risico’s van een behandeling met Soliris met de patiënten bespreken en moeten hen een patiëntengids en een patiëntenkaart geven. Patiënten moeten worden ingelicht dat ze onmiddellijk een arts moeten raadplegen als ze koorts, hoofdpijn die gepaard gaat met koorts en/of een stijve nek of lichtgevoeligheid ontwikkelen, omdat deze tekenen kunnen wijzen op een meningokokkeninfectie.
Hulpstoffen met bekend effect
Natrium
Na verdunning met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie bevat dit geneesmiddel 0,88 g natrium per 240 ml in de maximale dosis, overeenkomend met 44,0% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
Na verdunning met natriumchloride 4,5 mg/ml (0,45%) oplossing voor injectie bevat dit geneesmiddel 0,67 g natrium per 240 ml in de maximale dosis, overeenkomend met 33,5% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
Polysorbaat 80
Dit geneesmiddel bevat 6,6 mg polysorbaat 80 in elke injectieflacon (injectieflacon van 30 ml). Dit komt overeen met 0,66 mg/kg of minder bij de maximale dosis voor volwassen patiënten en pediatrische patiënten met een lichaamsgewicht van meer dan 10 kg en komt overeen met 1,32 mg/kg of minder bij de maximale dosis voor pediatrische patiënten met een lichaamsgewicht van 5 tot <10 kg. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Op basis van het potentiële remmende effect van eculizumab op complementafhankelijke cytotoxiciteit van rituximab, kan eculizumab de verwachte farmacodynamische effecten van rituximab verminderen.
Het is aangetoond dat plasmawisseling (PI), plasmaferese (PF), infusie met vers ingevroren plasma (IP) en intraveneuze immunoglobuline (IVIg) de serumconcentraties van eculizumab verlagen. Een aanvullende dosis eculizumab is noodzakelijk in deze situaties. Zie rubriek 4.2 voor richtlijnen in geval van gelijktijdige behandeling met PI, PF, IP of IVIg.
Het gelijktijdige gebruik van eculizumab met intraveneus immunoglobuline (IVIg) kan de werkzaamheid van eculizumab verminderen. Verminderde werkzaamheid van eculizumab moet zorgvuldig worden gemonitord.
Het gelijktijdige gebruik van eculizumab met neonatale Fc-receptor (FcRn)-blokkers kan systemische blootstellingen verlagen en de werkzaamheid van eculizumab verminderen. Verminderde werkzaamheid van eculizumab moet zorgvuldig worden gemonitord.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Voor vrouwen die zwanger kunnen worden, moet het gebruik van adequate anticonceptie ter voorkoming van een zwangerschap en gedurende ten minste 5 maanden na de laatste dosis van de behandeling met eculizumab worden overwogen.
Zwangerschap
Er zijn geen goed gecontroleerde onderzoeken bij zwangere vrouwen die met eculizumab worden behandeld. Gegevens over een beperkt aantal zwangerschappen die aan eculizumab waren blootgesteld (minder dan 300 zwangerschapsuitkomsten), tonen aan dat er geen verhoogd risico is op foetale afwijkingen of foetale/neonatale toxiciteit. Door het gebrek aan goed gecontroleerde onderzoeken, blijven er echter onzekerheden bestaan. Daarom wordt aanbevolen om bij zwangere vrouwen een individuele risico/batenanalyse uit te voeren vóór aanvang en tijdens de behandeling met eculizumab. Indien dergelijke behandeling tijdens de zwangerschap noodzakelijk wordt geacht, wordt aanbevolen om de moeder en foetus zorgvuldig op te volgen volgens de lokale richtlijnen.
Reproductieonderzoek bij dieren met eculizumab werd niet uitgevoerd (zie rubriek 5.3).
Het is bekend dat humaan IgG door de placentabarrière gaat en eculizumab kan dus aanleiding geven tot remming van het terminale complement in de bloedsomloop van de foetus. Daarom mag Soliris niet toegediend worden aan zwangere vrouwen, tenzij dit duidelijk noodzakelijk is.
Borstvoeding
Er worden geen effecten op met moedermelk gevoede pasgeborenen/zuigelingen verwacht aangezien beperkte beschikbare gegevens suggereren dat eculizumab niet wordt uitgescheiden in de moedermelk. Door de beperkingen van de beschikbare gegevens moet het voordeel van borstvoeding voor de ontwikkeling en gezondheid van het kind echter in overweging worden genomen naast de klinische behoefte van de moeder aan eculizumab en mogelijk nadelige effecten op het met moedermelk gevoede kind veroorzaakt door eculizumab of door de onderliggende aandoening van de moeder.
Vruchtbaarheid
Er is geen specifiek onderzoek met eculizumab naar de vruchtbaarheid uitgevoerd.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Soliris heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Ondersteunende veiligheidsgegevens werden verkregen uit 33 klinische onderzoeken die 1.555 patiënten omvatten die in complementgemedieerde ziektepopulaties, waaronder PNH, aHUS, refractaire gMG en NMOSD, werden blootgesteld aan eculizumab. De meest frequente bijwerking was hoofdpijn (kwam meestal in de initiële doseringsfase voor), en de meest ernstige bijwerking was meningokokkeninfectie.
Bijwerkingen in tabelvorm
In tabel 1 worden de bijwerkingen vermeld die werden waargenomen bij spontane rapportage en in voltooide klinische onderzoeken met eculizumab, waaronder onderzoeken naar PNH, aHUS, refractaire gMG en NMOSD. Bijwerkingen die met eculizumab gerapporteerd werden met een frequentie van zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000) of niet bekend (kan met de beschikbare gegevens niet worden bepaald) worden vermeld per systeem/orgaanklasse en voorkeursterm. Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1: Bijwerkingen gerapporteerd in klinische onderzoeken met eculizumab, inclusief patiënten met PNH, aHUS, refractaire gMG en NMOSD, evenals uit postmarketingervaring
| Systeem/orgaan-klasse volgens MedDRA | Zeer vaak (≥ 1/10) | Vaak (≥ 1/100, < 1/10) | Soms (≥ 1/1.000, < 1/100) | Zelden (≥ 1/10.000, < 1/1.000) | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| Infecties en parasitaire aandoeningen | Pneumonie, infectie van de bovenste luchtwegen, bronchitis, nasofaryngitis, urineweginfectie, orale herpes | Meningokokkeninfectieb, sepsis, septische shock, peritonitis, infectie van de onderste luchtwegen, schimmelinfectie, virusinfectie, abcesa, cellulitis, influenza, gastro-intestinale infectie, cystitis, infectie, sinusitis, tandvleesinfectie | Aspergillus-infectiec, bacteriële artritisc, urogenitale gonokokkeninfectie, Haemophilus-infectie, impetigo | ||
Neoplasmata, benigne, maligne en niet-gespecificee rd (inclusief cysten en poliepen) | Maligne melanoom, myelodysplastisch syndroom | ||||
Bloed- en lymfestelsel-aandoeningen | Leukopenie, anemie | Trombocytopenie, lymfopenie | Hemolyse*, abnormale stollingsfactor, rode bloedcel-agglutinatie, coagulopathie | ||
| Immuunsysteem aandoeningen | Anafylactische reactie, overgevoeligheid | ||||
| Endocriene aandoeningen | Ziekte van Graves | ||||
| Voedings- en stofwisselings-stoornissen | Verminderde eetlust | ||||
| Psychische stoornissen | Insomnia | Depressie, angst, stemmingswisselingen, slaapstoornis | Abnormale dromen | ||
| Zenuwstelsel-aandoeningen | Hoofd-pijn | Duizeligheid | Paresthesie, tremor, dysgeusie, syncope | ||
| Oogaandoeninge n | Wazig zien | Irritatie van de conjunctiva | |||
Evenwichtsorga an- en ooraandoeninge n | Tinnitus, vertigo | ||||
| Hartaandoening en | Palpitaties | ||||
Bloedvat- aandoeningen | Hypertensie | Versnelde hypertensie, hypotensie, opvliegers, aderaandoening | Hematoom | ||
| Ademhalingsstel sel-, borstkas- en mediastinum-aandoeningen | Hoesten, orofaryngeale pijn | Dyspneu, epistaxis, keelirritatie, nasale congestie, rhinorroe |
| Systeem/orgaan-klasse volgens MedDRA | Zeer vaak (≥ 1/10) | Vaak (≥ 1/100, < 1/10) | Soms (≥ 1/1.000, < 1/100) | Zelden (≥ 1/10.000, < 1/1.000) | Niet bekend (kan met de beschikbare gegevens niet worden bepaald) |
| Maagdarmstelse laandoeningen | Diarree, braken, nausea, buikpijn | Constipatie, dyspepsie, abdominale distensie | Gastro-oesofageale refluxziekte, pijnlijk tandvlees | ||
Lever- en galaandoeningen | Alanine-aminotransferase verhoogd, aspartaataminotransferase verhoogd, gamma- glutamyltransferase verhoogd | Geelzucht | Leverletseld | ||
Huid- en onderhuid-aandoeningen | Rash, pruritus, alopecia | Urticaria, erytheem, petechiën, hyperhidrose, droge huid, dermatitis | Huiddepigmentatie | ||
Skeletspierstelsel - en bindweefsel-aandoeningen | Artralgie, myalgie, pijn in extremiteit | Spierspasmen, botpijn, rugpijn, nekpijn | Trismus, gewrichtszwelling | ||
Nier- en urineweg- aandoeningen | Nierfunctiestoornis, dysurie, hematurie | ||||
Voortplantings-stelsel- en borstaandoening en | Spontane peniserectie | Menstruatiestoornis | |||
Algemene aandoeningen en toedieningsplaat sstoornissen | Pyrexie, vermoeidheid, influenza-achtige ziekte | Oedeem, borstongemak, asthenie, pijn op de borst, pijn op de infusieplaats, koude rillingen | Extravasatie, paresthesie van infuusplaats, warm gevoel | ||
| Onderzoeken | Hematocriet verlaagd, hemoglobine verlaagd | Positieve Coombs-testc | |||
Letsels, intoxicaties en verrichtings-complicaties | Infusiegerelateer de reactie |
Geïncludeerde onderzoeken: astma (C07-002), aHUS (C08-002, C08-003, C10-003, C10-004), dermatomyositis (C99-006), refractaire gMG (C08-001, ECU-MG-301, ECU-MG-302, ECU-MG-303), neuromyelitis optica-spectrumstoornis (ECU-NMO-301, ECU-NMO-302), IMG (C99-004, E99-004), PNH (C02-001, C04-001, C04-002, C06-002, C07-001, E02-001, E05-001, E07-001, M07-005, X03-001, X03-001A), psoriasis (C99-007), RA (C01-004, C97-001, C99-001, E01-004, E99-001), STEC-HUS (C11-001), SLE (C97-002). MedDRA versie 26.1.
*Zie paragraaf Beschrijving van geselecteerde bijwerkingen.
a Abces omvat de volgende groep voorkeurstermen: abces ledemaat, colonabces, nierabces, subcutaan abces, tandabces, leverabces, perirectaal abces, rectaal abces.
b Meningokokkeninfectie omvat de volgende groep voorkeurstermen: meningokokkeninfectie, meningokokkensepsis, meningokokkenmeningitis.
c Bijwerkingen geïdentificeerd in postmarketingmeldingen.
d De frequentie kan niet worden bepaald op basis van de beschikbare postmarketinggegevens.
Beschrijving van geselecteerde bijwerkingen
De meest ernstige bijwerking in alle klinische onderzoeken was meningokokkensepsis dat vaak optreedt bij meningokokkeninfecties bij patiënten die worden behandeld met Soliris (zie rubriek 4.4). Andere gevallen van Neisseria-species zijn gemeld, waaronder sepsis met Neisseria gonorrhoeae, Neisseria sicca/subflava, niet-gespecificeerde Neisseria-species.
Antilichamen tegen Soliris werden gedetecteerd bij 2% van de PNH-patiënten met een ELISA-assay, bij 3% van de aHUS-patiënten en bij 2% van de NMOSD-patiënten met de ECL bridging format assay. In placebogecontroleerde onderzoeken naar refractaire gMG werden geen antilichamen tegen het geneesmiddel waargenomen. Zoals bij alle eiwitten bestaat het risico op immunogeniciteit.
In klinische onderzoeken naar PNH zijn gevallen van hemolyse gemeld wanneer een dosis van Soliris werd overgeslagen of uitgesteld (zie ook rubriek 4.4).
In klinische onderzoeken naar aHUS zijn gevallen van complicaties als gevolg van trombotische microangiopathie gemeld bij het overslaan of uitstellen van een dosis Soliris (zie ook rubriek 4.4).
Pediatrische patiënten
Bij pediatrische en adolescente PNH-patiënten (in de leeftijd van 11 jaar tot jonger dan 18 jaar) die aan het pediatrische PNH-onderzoek M07-005 deelnamen, bleek het veiligheidsprofiel vergelijkbaar te zijn met dat wat werd waargenomen bij volwassen PNH-patiënten. De vaakst voorkomende bijwerking gemeld bij pediatrische patiënten was hoofdpijn.
Bij pediatrische aHUS-patiënten (in de leeftijd van 2 maanden tot jonger dan 18 jaar) die in de aHUS-onderzoeken C08-002, C08-003, C09-001r en C10-003 waren opgenomen, bleek het veiligheidsprofiel vergelijkbaar te zijn met het waargenomen profiel bij volwassen aHUS-patiënten. De veiligheidsprofielen in de verschillende pediatrische subgroepen voor leeftijd blijken vergelijkbaar te zijn.
Bij pediatrische patiënten met refractaire gMG (van 12 jaar tot jonger dan 18 jaar) die in onderzoek ECU-MG-303 werden opgenomen, bleek het veiligheidsprofiel vergelijkbaar te zijn met het veiligheidsprofiel dat is waargenomen bij volwassen patiënten met refractaire gMG.
Oudere populatie
Er werden geen algemene verschillen in de veiligheid gerapporteerd tussen oudere (≥ 65 jaar) en jongere patiënten met refractaire gMG (< 65 jaar) (zie rubriek 5.1).
Patiënten met andere ziektes
Veiligheidsgegevens uit andere klinische onderzoeken
Ondersteunende veiligheidsgegevens werden verkregen uit 12 voltooide klinische onderzoeken waarin 934 patiënten in andere populaties met andere aandoeningen dan PNH, aHUS, refractaire gMG of NMOSD aan eculizumab werden blootgesteld. Er was één niet-gevaccineerde patiënt met gediagnosticeerde idiopathische membraneuze glomerulonefropathie bij wie zich meningokokkenmeningitis voordeed. De bijwerkingen die bij patiënten met andere ziektes dan PNH, aHUS, refractaire gMG of NMOSD werden gemeld, kwamen overeen met de bijwerkingen die werden gemeld bij patiënten met PNH, aHUS, refractaire gMG of NMOSD (zie bovenstaande tabel 1). Uit deze klinische onderzoeken zijn geen specifieke bijwerkingen naar voren gekomen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen gevallen van overdosering gerapporteerd in de klinische onderzoeken.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: complementremmers, ATC-code: L04AJ01
Soliris is een recombinant gehumaniseerd monoklonaal IgG2/4k-antilichaam dat bindt aan het humane complementeiwit C5 en de activering van het terminale complement remt. Het antilichaam in Soliris bevat humane constante regio’s en muriene complementariteitsbepalende regio’s die overgezet worden op de humane framework lichte-keten en zware-keten variabele regio’s. Soliris is samengesteld uit twee 448 aminozuur zware ketens en twee 214 aminozuur lichte ketens en heeft een moleculair gewicht van ongeveer 148 kDa.
Soliris wordt geproduceerd in een muizenmyeloom (NS0-cellijn) -expressiesysteem en gezuiverd door affiniteits- en ionverwisselingschromatografie. Het productieproces van de bulksubstantie omvat ook specifieke virusinactivering en -verwijdering.
Werkingsmechanisme
Eculizumab, de werkzame stof in Soliris, is een remmer van het terminale complement, dat met hoge affiniteit specifiek bindt aan het complementeiwit C5, waardoor de splitsing ervan tot C5a en C5b wordt geremd en de vorming van het terminale complementcomplex C5b-9 wordt voorkomen. Eculizumab beschermt de vroege componenten van de complementactivering die essentieel zijn voor opsonisatie van micro-organismen en voor de klaring van immuuncomplexen.
Bij PNH-patiënten worden door behandeling met Soliris de activering van het terminale complement die niet onder controle is, en de daaruit voortvloeiende complementgemedieerde intravasculaire hemolyse, geblokkeerd.
Serumconcentraties van eculizumab van ongeveer 35 microgram/ml zijn voldoende voor een vrijwel volledige remming van de door het terminaal complement-gemedieerde intravasculaire hemolyse bij de meeste PNH-patiënten.
Bij PNH resulteerde langdurige toediening van Soliris in een snelle en langdurige vermindering van de door complementgemedieerde hemolytische activiteit.
Bij aHUS-patiënten worden door behandeling met Soliris de activering van het terminale complement die niet onder controle is, en de daaruit voortvloeiende complementgemedieerde trombotische microangiopathie, geblokkeerd.
Alle patiënten vertoonden bij behandeling met Soliris bij toediening volgens de aanbevelingen een snelle en aanhoudende vermindering van de activiteit van het terminale complement. Serumconcentraties van eculizumab van ongeveer 50-100 microgram/ml zijn voldoende voor een vrijwel volledige remming van de activering van het terminale complement bij alle aHUS-patiënten. Bij aHUS resulteerde langdurige toediening van Soliris in een snelle en langdurige vermindering van de door complement gemedieerde trombotische microangiopathie.
Bij refractaire gMG-patiënten veroorzaakt ongecontroleerde activering van het terminale complement een Membrane Attack Complex (MAC)-afhankelijke lysis en een C5a-afhankelijke ontsteking op de neuromusculaire overgang (Neuromuscular Junction, NMJ), wat leidt tot falen van neuromusculaire transmissie. Chronische toediening van Soliris resulteert in een onmiddellijke, volledige en langdurige remming van activiteit van het terminale complement (serumconcentraties van eculizumab ≥ 116 microgram/ml).
Bij NMOSD-patiënten leidt ongecontroleerde activering van het terminale complement, veroorzaakt door autoantilichamen tegen AQP4, tot het ontstaan van een MAC- en C5a-afhankelijke ontsteking, wat resulteert in necrose van astrocyten en een verhoogde permeabiliteit van de bloed-hersenbarrière alsmede het afsterven van de omliggende oligodendrocyten en neuronen. Chronische toediening van Soliris resulteert in een onmiddellijke, volledige en langdurige remming van activiteit van het terminale complement (serumconcentraties van eculizumab ≥ 116 microgram/ml).
Klinische werkzaamheid en veiligheid
Paroxismale nachtelijke hemoglobinurie
De veiligheid en werkzaamheid van Soliris bij PNH-patiënten met hemolyse werden beoordeeld in een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek van 26 weken (C04-001). Ook werden PNH-patiënten met Soliris behandeld in een eenarmig onderzoek van 52 weken (C04-002) en in een langetermijnverlengingsonderzoek (E05-001). Vóór ze Soliris kregen, werden de patiënten gevaccineerd tegen meningokokken. In alle onderzoeken bedroeg de dosis eculizumab 600 mg elke 7 ± 2 dagen gedurende 4 weken, gevolgd door 900 mg 7 ± 2 dagen later en vervolgens 900 mg elke 14 ± 2 dagen gedurende de resterende onderzoeksduur. Soliris werd toegediend als een 25 - 45 minuten (35 minuten ± 10 minuten) durende, intraveneuze infusie. Bovendien werd een observationeel, niet-interventioneel register voor patiënten met PNH (M07-001) opgesteld om de natuurlijke geschiedenis van PNH bij onbehandelde patiënten te kenmerken en de klinische uitkomsten gedurende behandeling met Soliris vast te leggen.
In onderzoek C04-001 (TRIUMPH) werden PNH-patiënten met ten minste 4 transfusies in de voorafgaande 12 maanden, een concentratie van PNH-cellen van minstens 10%, bevestigd aan de hand van flowcytometrie, en een aantal bloedplaatjes van minstens 100.000/microliter gerandomiseerd naar een Soliris-groep (n = 43) of een placebogroep (n = 44). Vóór randomisering ondergingen alle patiënten een initiële observatieperiode om de behoefte aan RBC-transfusie te bevestigen en om de hemoglobineconcentratie (het vastgestelde punt) te bepalen dat de individuele eindpunten voor hemoglobinestabilisatie en transfusie zou moeten definiëren. De vooraf vastgestelde hemoglobineconcentratie bedroeg maximaal 9 g/dl bij patiënten met symptomen en maximaal 7 g/dl bij patiënten zonder symptomen. De primaire eindpunten voor werkzaamheid waren de hemoglobinestabilisatie (patiënten die een hemoglobineconcentratie boven het vastgestelde hemoglobinepunt en geen RBC-transfusies nodig hadden gedurende de volledige periode van 26 weken) en de behoefte aan bloedtransfusies. Vermoeidheid en gezondheidsgerelateerde kwaliteit van leven waren relevante secundaire eindpunten. Hemolyse werd voornamelijk bewaakt door een meting van de LDH-concentraties in serum; de hoeveelheid PNH-RBC’s werd gecontroleerd aan de hand van flowcytometrie. Patiënten die bij baseline anticoagulantia en systemische corticosteroïden kregen, namen deze geneesmiddelen tijdens het onderzoek verder in. De belangrijkste patiëntkenmerken bij baseline waren met elkaar in overeenstemming (zie tabel 2).
In het niet-gecontroleerde onderzoek C04-002 (SHEPHERD) kregen PNH-patiënten met ten minste één transfusie in de voorafgaande 24 maanden en ten minste 30.000 bloedplaatjes/microliter Soliris toegediend gedurende een periode van 52 weken. Gelijktijdig gebruikte medicatie omvatte antitrombotische middelen bij 63% van de patiënten en systemische corticosteroïden bij 40% van de patiënten. Zie tabel 2 voor patiëntkenmerken bij baseline.
Tabel 2: Demografische gegevens en kenmerken van de patiënten in C04-001 en C04-002
C04-001 C04-002
Parameter Placebo
N = 44
Soliris
N = 3
Soliris
N = 97 Gemiddelde leeftijd (SD) 38,4 (13,4) 42,1 (15,5) 41,1 (14,4) Geslacht-Vrouw (%) 29 (65,9) 23 (53,5) 49 (50,5) Voorgeschiedenis van aplastische anemie
of MDS (%) 12 (27,3) 8 (18,7) 29 (29,9)
Gelijktijdig gebruik van anticoagulantia
(%) 20 (45,5) 24 (55,8) 59 (61)
Gelijktijdige behandeling met
steroïden/immunosuppressiva (%) 16 (36,4) 14 (32,6) 46 (47,4)
Stopzetting behandeling 10 2 1
C04-001 C04-002
Parameter Placebo
N = 44
Soliris
N = 3
Soliris
N = 97 PRBC in voorafgaande 12 maanden
(mediaan (Q1; Q3)) 17,0 (13,5; 25,0) 18,0 (12,0;
24,0) 8,0 (4,0; 24,0)
Gemiddeld Hb-gehalte (g/dl) bij
vastgesteld punt (SD)
7,7 (0,75) 7,8 (0,79) NVT
LDH-spiegels vóór behandeling (mediaan,
E/l)
2.234,5 2.032,0 2.051,0
Vrij hemoglobine bij baseline
(mediaan, mg/dl)
46,2 40,5 34,9
In TRIUMPH vertoonden de met Soliris behandelde patiënten een significant verminderde (p<0,001) hemolyse wat leidde tot een verbetering van de anemie zoals aangegeven door de verhoogde hemoglobinestabilisatie en de verlaagde behoefte aan RBC-transfusies in vergelijking met de met placebo behandelde patiënten (zie tabel 3). Deze effecten werden waargenomen bij patiënten in elk van de drie RBC-transfusiestrata vóór het onderzoek (4-14 eenheden; 15-25 eenheden; > 25 eenheden). Na een behandeling van 3 weken met Soliris meldden de patiënten minder vermoeidheid en een betere gezondheidsgerelateerde kwaliteit van leven. Wegens de steekproefgrootte van de onderzoekspopulatie en de duur van het onderzoek konden de effecten van Soliris op trombotische voorvallen niet worden bepaald. In het SHEPHERD-onderzoek voltooiden 96 van de 97 in het onderzoek opgenomen patiënten het onderzoek (één patiënt overleed als gevolg van een trombotisch voorval). Een afname van de intravasculaire hemolyse, gemeten aan de hand van de LDH-spiegels in serum, hield aan gedurende de behandelingsperiode en resulteerde in een verminderde behoefte aan transfusies, een kleinere behoefte aan RBC-transfusies en minder vermoeidheid. Zie tabel 3.
Tabel 3: Uitkomsten van de werkzaamheid in C04-001 en C04-002
| C04-001 | C04-002* | |||||
Placebo N = 44 | Soliris N = 43 | P-waarde | Soliris N = 97 | P-waarde | ||
Percentage patiënten met gestabiliseerde hemoglobinespiegels aan het einde van het onderzoek | 0 | 49 | < 0,001 | NVT | ||
| PRBC getransfundeerd tijdens behandeling (mediaan) | 10 | 0 | < 0,001 | 0 | < 0,001 | |
| Geen noodzaak van transfusie tijdens behandeling (%) | 0 | 51 | < 0,001 | 51 | < 0,001 | |
| LDH-spiegels aan einde van het onderzoek (mediaan, E/l) | 2.167 | 239 | < 0,001 | 269 | < 0,001 | |
| LDH-AUC aan einde van het onderzoek (mediaan, E/l x dag) | 411.822 | 58.587 | < 0,001 | -632.264 | < 0,001 | |
Vrij hemoglobine aan einde van het onderzoek (mediaan, mg/dl) | 62 | 5 | < 0,001 | 5 | < 0,001 | |
| FACIT-vermoeidheid (effectgrootte) | 1,12 | < 0,001 | 1,14 | < 0,001 | ||
*Resultaten van onderzoek C04-002 verwijzen naar vergelijkingen tussen de toestand vóór en die na behandeling.
Van de 195 patiënten uit onderzoek C04-001, C04-002 en andere initiële onderzoeken, werden de met Soliris behandelde PNH-patiënten opgenomen in een langdurig verlengingsonderzoek (E05-001). Alle patiënten behielden een vermindering van de intravasculaire hemolyse over een totale blootstellingstijd aan Soliris van 10 tot 54 maanden. Er waren minder trombotische voorvallen bij behandeling met Soliris dan gedurende dezelfde periode vóór behandeling. Deze bevinding werd alleen aangetoond in niet-gecontroleerde klinische onderzoeken.
Het PNH-register (M07-001) werd gebruikt voor de beoordeling van de werkzaamheid van Soliris bij PNH-patiënten zonder voorgeschiedenis van RBC-transfusies. Deze patiënten vertoonden een hoge activiteit van de ziekte zoals gedefinieerd door verhoogde hemolyse (LDH ≥ 1,5 x ULN) en de aanwezigheid van gerelateerde klinische symptomen: vermoeidheid, hemoglobinurie, buikpijn, kortademigheid (dyspneu), anemie (hemoglobine < 100 g/l), ernstige vasculaire bijwerking (inclusief trombose), dysfagie, of erectiele disfunctie.
In het PNH-register werd gezien dat patiënten die met Soliris behandeld werden een vermindering in hemolyse en geassocieerde symptomen hadden. Na 6 maanden hadden patiënten die met Soliris behandeld werden en geen voorgeschiedenis van RBC-transfusies hadden, significant (p< 0,001) lagere LDH-spiegels (mediaan LDH van 305 E/l; tabel 4). Bovendien vertoonde 74% van de patiënten zonder voorgeschiedenis van transfusie en die met Soliris behandeld werden, klinisch betekenisvolle verbeteringen in de FACIT-vermoeidheidsscore (d.w.z. een verhoging met 4 punten of meer) en 84% in de EORTC-vermoeidheidsscore (d.w.z. een verlaging met 10 punten of meer).
Tabel 4: Uitkomsten van de werkzaamheid (LDH-spiegel en FACIT-vermoeidheid) bij patiënten met PNH zonder voorgeschiedenis van transfusies in M07-001
M07-001
Parameter Soliris
Geen transfusies
LDH-spiegel bij baseline
(mediaan, E/l) N=43
1.447
LDH-spiegel na 6 maanden
(mediaan, E/l) N=36
FACIT-vermoeidheidsscore bij baseline
(mediaan) N=25
FACIT-vermoeidheidsscore bij de laatst
beschikbare beoordeling (mediaan) N=31
FACIT-vermoeidheid wordt gemeten op een schaal van 0 tot 52, waarbij hogere waarden wijzen op minder vermoeidheid
Atypisch hemolytisch-uremisch syndroom
Gegevens van 100 patiënten uit vier prospectieve, gecontroleerde onderzoeken – drie bij volwassen en adolescente patiënten (C08-002A/B, C08-003A/B, C10-004), één bij pediatrische en adolescente patiënten (C10-003) – en van 30 patiënten uit één retrospectief onderzoek (C09-001r) werden gebruikt voor het beoordelen van de werkzaamheid van Soliris bij de behandeling van aHUS.
Onderzoek C08-002A/B was een prospectief, gecontroleerd, open-label onderzoek waarin patiënten werden opgenomen met aHUS in een vroeg stadium en met bewijs van klinische manifestaties van trombotische microangiopathie met een bloedplaatjestelling van ≤ 150 x 109/l, ondanks PF/IP, en LDH en serumcreatinine boven de normale bovengrens.
Onderzoek C08-003A/B was een prospectief, gecontroleerd, open-label onderzoek waarin patiënten werden opgenomen met langdurige aHUS, die geen duidelijk bewijs van klinische manifestaties van trombotische microangiopathie vertoonden en die een langdurige PF/IP kregen (≥ 1 PF/IP elke twee weken en maximaal 3 PF’s/IP’s per week gedurende minstens 8 weken voorafgaand aan de eerste dosis). Patiënten in beide prospectieve onderzoeken werden gedurende 26 weken met Soliris behandeld en de meeste patiënten namen deel aan een langdurig, open-label verlengingsonderzoek. Alle patiënten die aan beide prospectieve onderzoeken deelnamen, hadden een ADAMTS-13-gehalte van meer dan 5%.
De patiënten kregen vóór toediening van Soliris een meningokokkenvaccinatie of kregen tot 2 weken na vaccinatie een profylactische behandeling met geschikte antibiotica. In alle onderzoeken was de dosis Soliris bij volwassen en adolescente aHUS-patiënten 900 mg elke 7 ± 2 dagen gedurende 4 weken, gevolgd door 1.200 mg 7 ± 2 dagen later, daarna 1.200 mg elke 14 ± 2 dagen tijdens de resterende duur van het onderzoek. Soliris werd toegediend als een 35 minuten durende intraveneuze infusie. Het doseringsschema bij pediatrische patiënten en adolescenten met een gewicht van minder dan 40 kg werd gedefinieerd op basis van een farmacokinetische (FK) simulatie die de aanbevolen dosis en het aanbevolen schema vastlegde op basis van het lichaamsgewicht (zie rubriek 4.2).
Primaire eindpunten waren verandering in aantal bloedplaatjes ten opzichte van de aanvangswaarde in onderzoek C08-002A/B en trombotische microangiopathie (TMA)-voorvalvrije status in onderzoek C08-003A/B. Bijkomende eindpunten waren het aantal interventies bij TMA, hematologische normalisatie, complete TMA-respons, veranderingen in LDH, nierfunctie en kwaliteit van leven. TMA-voorvalvrije status werd gedefinieerd als de afwezigheid gedurende minstens 12 weken van de volgende: daling van het aantal bloedplaatjes met > 25% ten opzichte van de aanvangswaarde, PF/IP en nieuwe dialyse. Interventies voor TMA werden gedefinieerd als PF/IP of nieuwe dialyse. Hematologische normalisatie werd gedefinieerd als normalisatie van het aantal bloedplaatjes en LDH-spiegels die gehandhaafd bleven bij ≥ 2 opeenvolgende metingen gedurende ≥ 4 weken. Complete TMA-respons werd gedefinieerd als hematologische normalisatie en een daling met ≥ 25% voor serumcreatinine die gehandhaafd bleef bij ≥ 2 opeenvolgende metingen gedurende ≥ 4 weken. Zie tabel 5 voor patiëntkenmerken bij baseline.
Tabel 5: Demografische gegevens en kenmerken van de patiënten in C08-002A/B en C08-003A/B
| Parameter | C08-002A/B | C08-003A/B |
Soliris N = 17 | Soliris N = 20 | |
| Tijd vanaf eerste diagnose tot screening in maanden, mediaan (min; max) | 10 (0,26; 236) | 48 (0,66; 286) |
| Tijd vanaf huidige klinische manifestatie van TMA tot screening in maanden, mediaan (min; max) | < 1 (< 1; 4) | 9 (1; 45) |
| Aantal PF/IP-sessies voor huidige klinische manifestatie van TMA, mediaan (min; max) | 17 (2; 37) | 62 (20; 230) |
| Aantal PF/IP-sessies in 7 dagen vóór de eerste dosis eculizumab, mediaan (min; max) | 6 (0; 7) | 2 (1; 3) |
| Aantal bloedplaatjes bij baseline (× 109/l), gemiddelde (SD) | 109 (32) | 228 (78) |
| LDH bij baseline (E/l), gemiddelde (SD) | 323 (138) | 223 (70) |
| Patiënten zonder vastgestelde mutatie, n (%) | 4 (24) | 6 (30) |
Patiënten in het aHUS-onderzoek C08-002 A/B kregen Soliris gedurende minstens 26 weken. Na voltooiing van de initiële 26 weken durende behandelingsperiode bleven de meeste patiënten Soliris krijgen door aan een verlengingsonderzoek deel te nemen. In aHUS-onderzoek C08-002A/B bedroeg de mediane duur van de behandeling met Soliris ongeveer 100 weken (bereik: 2 tot 145 weken). Een vermindering van de activiteit van het terminale complement en een stijging van het aantal bloedplaatjes ten opzichte van de aanvangswaarden werden waargenomen na aanvang van gebruik van Soliris. Bij alle patiënten werd na aanvang van gebruik van Soliris een vermindering van de activiteit van het terminale complement waargenomen. Tabel 6 geeft een samenvatting van de resultaten voor de werkzaamheid van aHUS-onderzoek C08-002A/B. Alle percentages voor
werkzaamheidseindpunten verbeterden of bleven gehandhaafd tot en met een behandeling van 2 jaar. Bij alle patiënten die een respons vertoonden, werd complete TMA-respons gehandhaafd. Wanneer de behandeling langer dan 26 weken werd voortgezet, bereikten en handhaafden twee bijkomende patiënten complete TMA-respons ten gevolge van normalisatie van LDH (1 patiënt) en een afname van serumcreatinine (2 patiënten).
De nierfunctie, zoals gemeten met eGFR, was verbeterd en bleef gehandhaafd tijdens een behandeling met Soliris. Vier van de vijf patiënten die dialyse nodig hadden bij opname in het onderzoek, konden dialyse stopzetten tijdens de duur van de behandeling met Soliris en één patiënt had nieuwe dialyse nodig. Patiënten meldden een betere gezondheidsgerelateerde kwaliteit van leven (QoL).
In aHUS-onderzoek C08-002A/B waren de reacties op Soliris vergelijkbaar tussen patiënten met en zonder vastgestelde mutaties in genen die coderen voor complementregulerende factoreiwitten.
Patiënten in aHUS-onderzoek C08-003A/B kregen Soliris gedurende minstens 26 weken. Na voltooiing van de initiële 26 weken durende behandelingsperiode bleven de meeste patiënten Soliris krijgen door aan een verlengingsonderzoek deel te nemen. In aHUS-onderzoek C08-003A/B bedroeg de mediane duur van de behandeling met Soliris ongeveer 114 weken (bereik: 26 tot 129 weken). Tabel 6 geeft een samenvatting van de resultaten van de werkzaamheid uit aHUS-onderzoek C08-003A/B.
In aHUS-onderzoek C08-003A/B waren de reacties op Soliris vergelijkbaar tussen patiënten met en zonder vastgestelde mutaties in genen die coderen voor complementregulerende factoreiwitten. Bij alle patiënten werd na aanvang van gebruik van Soliris een vermindering van de activiteit van het terminale complement waargenomen. Alle percentages voor werkzaamheidseindpunten verbeterden of bleven gehandhaafd tot en met een behandeling van 2 jaar. Bij alle patiënten die een respons vertoonden, werd complete TMA-respons gehandhaafd. Wanneer de behandeling langer dan 26 weken werd voortgezet, bereikten en handhaafden zes bijkomende patiënten complete TMA-respons ten gevolge van een afname van serumcreatinine. Geen enkele patiënt had nieuwe dialyse nodig met Soliris. De nierfunctie, zoals gemeten met mediane eGFR, verbeterde tijdens een behandeling met Soliris.
Tabel 6: Uitkomsten van de werkzaamheid in prospectieve aHUS-onderzoeken C08-002A/B en C08-003A/B
C08-002A/B N=17 | C08-003A/B N=20 | |||
Na 26 weken | Na 2 jaar1 | Na 26 weken | Na 2 jaar1 | |
Normalisatie van aantal bloedplaatjes Alle patiënten, n (%) (95% BI) Patiënten met abnormale baseline, n/n (%) | 14 (82) (57-96) 13/15 (87) | 15 (88) (64-99) 13/15 (87) | 18 (90) (68-99) 1/3 (33) | 18 (90) (68-99) 1/3 (33) |
| TMA-voorvalvrije status, n (%) (95% BI) | 15 (88) (64-99) | 15 (88) (64-99) | 16 (80) (56-94) | 19 (95) (75-99) |
Aantal interventies bij TMA Dagelijkse interventies vóór eculizumab, mediaan (min; max) Dagelijkse interventies tijdens eculizumab, mediaan (min; max) P-waarde | 0,88 (0,04; 1,59) 0 (0; 0,31) P<0,0001 | 0,88 (0,04; 1,59) 0 (0; 0,31) P<0,0001 | 0,23 (0,05; 1,09) 0 P<0,0001 | 0,23 (0,05; 1,09) 0 P<0,0001 |
| Verbetering van CKD met ≥ 1 stadium, n (%) (95% BI) | 10 (59) (33-82) | 12 (71) (44-90) | 7 (35) (15-59) | 12 (60) (36-81) |
Verandering in eGFR ml/min/1,73 m²: mediaan (bereik) | 20 (-1; 98) | 28 (3; 82) | 5 (-1; 20) | 11 (-42; 30) |
Verbetering van eGFR ≥ 15 ml/min/1,73 m2, n (%) (95%-BI) | 8 (47) (23-72) | 10 (59) (33-82) | 1 (5) (0-25) | 8 (40) (19-64) |
| Verandering in Hb > 20 g/l, n (%) (95%-BI) | 11 (65) (38-86)² | 13 (76) (50-93) | 9 (45) (23-68)³ | 13 (65) (41-85) |
| Hematologische normalisatie, n (%) (95%-BI) | 13 (76) (50-93) | 15 (88) (64-99) | 18 (90) (68-99) | 18 (90) (68-99) |
C08-002A/B N=17 | C08-003A/B N=20 | |||
Na 26 weken | Na 2 jaar1 | Na 26 weken | Na 2 jaar1 | |
| Complete TMA-respons, n (%) (95% BI) | 11 (65) (38-86) | 13 (76) (50-93) | 5 (25) (9-49) | 11 (55) (32-77) |
1 Bij cut-off van de gegevens (20 april 2012)
2 Onderzoek C08-002: 3 patiënten kregen ESA, dat werd stopgezet na het instellen van eculizumab 3 Onderzoek C08-003: 8 patiënten kregen ESA, dat bij 3 van hen werd stopgezet tijdens de behandeling met eculizumab
In aHUS-onderzoek C10-004 werden 41 patiënten opgenomen die tekenen hadden van trombotische microangiopathie (TMA). Om in aanmerking te komen voor deelname aan het onderzoek moesten patiënten een aantal bloedplaatjes hebben onder de ondergrens van normaal (LLN), bewijs van hemolyse, zoals een stijging van LDH in serum, en serumcreatinine boven de bovengrens van normaal, zonder de noodzaak van chronische dialyse. De mediane leeftijd van de patiënten was 35 jaar (bereik: 18 tot 80 jaar). Alle patiënten die aan aHUS-onderzoek C10-004 deelnamen, hadden een ADAMTS-13-gehalte van meer dan 5%. Eenenvijftig procent van de patiënten had een geïdentificeerde mutatie in een complementregulerende factor of autoantilichaam. In totaal kregen 35 patiënten PF/IP vóór eculizumab. Tabel 7 geeft een samenvatting van de belangrijkste klinische en ziektegerelateerde kenmerken bij baseline van patiënten die deelnamen aan aHUS-onderzoek C10-004.
Tabel 7: Kenmerken bij baseline van patiënten die deelnamen aan aHUS-onderzoek C10-004
| Parameter | aHUS-onderzoek C10-004 N = 41 |
| Tijd vanaf diagnose van aHUS tot eerste onderzoeksdosis (maanden), mediaan (min; max) | 0,79 (0,03; 311) |
| Tijd vanaf huidige klinische manifestatie van TMA tot eerste onderzoeksdosis (maanden), mediaan (min; max) | 0,52 (0,03; 19) |
| Aantal bloedplaatjes bij baseline (× 109/l), mediaan (min; max) | 125 (16; 332) |
| LDH bij baseline (E/l), mediaan (min; max) | 375 (131; 3.318) |
| eGFR bij baseline (ml/min/1,73 m2), mediaan (min; max) | 10 (6; 53) |
Patiënten in aHUS-onderzoek C10-004 kregen Soliris gedurende minstens 26 weken. Na voltooiing van de initiële 26 weken durende behandelingsperiode kozen de meeste patiënten ervoor om chronische dosering voort te zetten.
Na aanvang van Soliris werden een vermindering van de activiteit van het terminale complement en een stijging van het aantal bloedplaatjes ten opzichte van baseline waargenomen. Soliris verminderde de tekenen van complementgemedieerde activiteit van TMA, zoals blijkt uit een stijging van het gemiddelde aantal bloedplaatjes na 26 weken ten opzichte van baseline. In aHUS C10-004 steeg het gemiddelde aantal bloedplaatjes (± SD) van 119 ± 66 x 109/l bij baseline tot 200 ± 84 x 109/l na één week; dit effect werd gehandhaafd tot en met 26 weken (gemiddeld aantal bloedplaatjes (± SD) in week 26: 252 ± 70 x 109/l). De nierfunctie, zoals gemeten met eGFR, was verbeterd tijdens behandeling met Soliris. Twintig van de 24 patiënten die dialyse nodig hadden bij baseline konden dialyse stopzetten tijdens behandeling met Soliris. Tabel 8 geeft een samenvatting van de werkzaamheidsresultaten van aHUS-onderzoek C10-004.
Tabel 8: Uitkomsten van de werkzaamheid van het prospectieve aHUS-onderzoek C10-004
| Werkzaamheidsparameter | aHUS-onderzoek C10-004 (N = 41) Na 26 weken |
| Verandering in aantal bloedplaatjes tot en met week 26 (109/l) | 111 (-122; 362) |
Hematologische normalisatie, n (%) Mediane duur van hematologische normalisatie, weken (bereik)1 | 36 (88) 46 (10; 74) |
Complete TMA-respons, n (%) Mediane duur van complete TMA-respons, weken (bereik)1 | 23 (56) 42 (6; 74) |
| TMA-voorvalvrije status, n (%) 95% BI | 37 (90) 77; 97 |
Percentage voor dagelijkse interventie als gevolg van TMA, mediaan (bereik) Vóór eculizumab Tijdens behandeling met eculizumab | 0,63 (0; 1,38) 0 (0; 0,58) |
1 Tot en met cut-off van gegevens (4 september 2012), met een mediane duur van behandeling met Soliris van 50 weken (bereik: 13 weken tot 86 weken).
Behandeling met Soliris over een langere periode (mediaan 52 weken, gaande van 15 weken tot 126 weken) werd geassocieerd met een verhoogd aantal klinisch betekenisvolle verbeteringen bij volwassen aHUS-patiënten. Wanneer de behandeling met Soliris werd voortgezet gedurende meer dan 26 weken, bereikten drie bijkomende patiënten (63% van de patiënten in totaal) een complete TMA-respons en bereikten vier bijkomende patiënten (98% van de patiënten in totaal) hematologische normalisatie. Bij de laatste evaluatie bereikten 25 van 41 patiënten (61%) een verbetering in eGFR van ≥ 15 ml/min/1,73 m2 ten opzichte van baseline.
Refractaire gegeneraliseerde myasthenia gravis
Gegevens van 139 patiënten in twee prospectieve gecontroleerde onderzoeken (onderzoek C08-001 en ECU-MG-301) en één open-label verlengingsonderzoek (onderzoek ECU-MG-302) werden gebruikt voor het evalueren van de werkzaamheid van Soliris bij de behandeling van patiënten met refractaire gMG.
Onderzoek ECU-MG-301 (REGAIN) was een 26 weken durend dubbelblind, gerandomiseerd, placebogecontroleerd, multicenter fase 3-onderzoek naar Soliris bij patiënten die geen succes hadden bij eerdere behandelingen en symptomatisch bleven. Honderdachttien (118) van de 125 (94%) patiënten hebben de behandelingsperiode van 26 weken voltooid en 117 (94%) patiënten hebben vervolgens deelgenomen aan onderzoek ECU-MG-302, een open-label, multicenter langdurig veiligheids- en werkzaamheidsverlengingsonderzoek waarin alle patiënten behandeling met Soliris kregen.
In onderzoek ECU-MG-301 werden gMG-patiënten met een positieve serologische test voor anti-AChR-antilichamen, MGFA (Myasthenia Gravis Foundation of America) klinische classificatieklasse II tot IV en MG-ADL totale score ≥ 6 gerandomiseerd naar hetzij Soliris (n = 62) of placebo (n = 63). Alle in het onderzoek opgenomen patiënten waren refractaire gMG-patiënten en voldeden aan de volgende vooraf gedefinieerde criteria:
- 1) Gefaalde behandeling gedurende ten minste één jaar met 2 of meer behandelingen met immunosuppressiva (hetzij in combinatie- of als monotherapie), d.w.z. patiënten bleven belemmeringen in dagelijkse bezigheden ondervinden ondanks behandelingen met immunosuppressiva
OF
- 2) Ten minste één gefaalde behandeling met immunosuppressiva en hadden chronische plasmawisseling of IVIg nodig om symptomen onder controle te houden, d.w.z. dat patiënten ten minste om de 3 maanden gedurende de afgelopen 12 maanden regelmatig plasmawisseling of IVIg nodig hadden voor de behandeling van spierzwakte.
Patiënten hebben vóór aanvang van de behandeling met Soliris meningokokkenvaccinatie ontvangen of hebben profylactische behandeling met geschikte antibiotica tot 2 weken na vaccinatie ontvangen. In de onderzoeken ECU-MG-301 en ECU-MG-302 was de dosis Soliris bij volwassen refractaire gMG-patiënten 900 mg elke 7 ± 2 dagen gedurende 4 weken, gevolgd door 1.200 mg in week 5 ± 2 dagen, vervolgens 1.200 mg elke 14 ± 2 dagen voor de duur van het onderzoek. Soliris werd toegediend als een intraveneuze infusie gedurende 35 minuten.
Tabel 9 geeft de baselinekenmerken van de patiënten met refractaire gMG die waren opgenomen in onderzoek ECU-MG-301.
Tabel 9: Demografische gegevens en kenmerken van patiënten in onderzoek ECU-MG-301
| Soliris (n=62) | Placebo (n=63) | |
| Leeftijd bij MG-diagnose (jaar), Gemiddeld (min; max) | 38,0 (5,9; 70,8) | 38,1 (7,7; 78,0) |
| Vrouw, n (%) | 41 (66,1) | 41 (65,1) |
Duur van MG (jaar), Gemiddeld (min; max) | 9,9 (1,3; 29,7) | 9,2 (1,0; 33,8) |
| Baseline MG-ADL-score | ||
| Gemiddeld (SD) | 10,5 (3,06) | 9,9 (2,58) |
| Mediaan | 10,0 | 9,0 |
| Baseline QMG-score | ||
| Gemiddeld (SD) | 17,3 (5,10) | 16,9 (5,56) |
| Mediaan | 17,0 | 16,0 |
| ≥ 3 eerdere behandelingen met immunosuppressiva* sinds diagnose, n (%) | 31 (50,0) | 34 (54,0) |
| Aantal patiënten met eerdere exacerbaties sinds diagnose, n (%) | 46 (74,2) | 52 (82,5) |
| Aantal patiënten met eerdere MG-crisis sinds diagnose, n (%) | 13 (21,0) | 10 (15,9) |
Ongeacht welke eerdere beademingsondersteuning sinds diagnose, n (%) | 15 (24,2) | 14 (22,2) |
| Ongeacht welke eerdere intubatie sinds diagnose (MGFA-klasse V), n (%) | 11 (17,7) | 9 (14,3) |
* Immunosuppressiva omvatten, maar worden niet beperkt tot, corticosteroïden, azathioprine, mycofenolaat, methotrexaat, ciclosporine, tacrolimus of cyclofosfamide.
Het primaire eindpunt voor onderzoek ECU-MG-301 was de verandering vanaf baseline in het MG profiel van Activiteiten van Dagelijks Leven (MG-ADL - een door de patiënt gerapporteerde meetuitkomst, gevalideerd in gMG) totale score in week 26. De primaire analyse van de MG-ADL was een Worst-Rank ANCOVA met een gemiddelde beoordeling van 56,6 voor Soliris en 68,3 voor placebo op basis van 125 onderzoekspatiënten (p=0,0698).
Het belangrijkste secundaire eindpunt was de verandering vanaf baseline in het Quantitative MG Scoring System (QMG – een door de arts gerapporteerde meetuitkomst, gevalideerd in gMG) totale score in week 26. De primaire analyse van de QMG was een Worst-Rank ANCOVA met een gemiddelde beoordeling van 54,7 voor Soliris en 70,7 voor placebo op basis van 125 onderzoekspatiënten (p=0,0129).
Uitkomsten van de werkzaamheid voor de vooraf gespecificeerde analyses van herhaalde metingenvan de primaire en secundaire eindpunten worden gegeven in tabel 10.
Tabel 10: ECU-MG-301 veranderingen in uitkomsten van de werkzaamheid vanaf baseline tot week 26
Werkzaamheids- eindpunten: verandering in totaalscore vanaf baseline in week 26 | Soliris (n=62) (SEM) | Placebo (n=63) (SEM) | Soliris verandering in verhouding tot placebo – verschil in kleinstekwadraten gemiddelde (95%-BI) | p-waarde (met behulp van analyse van herhaalde metingen) |
| MG-ADL | -4,2 (0,49) | -2,3(0,48) | -1,9 (-3,3; -0,6) | 0,0058 |
| QMG | -4,6 (0,60) | -1,6 (0,59) | -3,0 (-4,6; -1,3) | 0,0006 |
| MGC | -8,1 (0,96) | -4,8 (0,94) | -3,4 (-6,0; -0,7) | 0,0134 |
| MG-QoL-15 | -12,6 (1,52) | -5,4 (1,49) | -7,2 (-11,5; -3,0) | 0,0010 |
SEM = Standard Error of the Mean (standaardfout van het gemiddelde); BI = betrouwbaarheidsinterval; MGC = Myasthenia Gravis Composite (Myasthenia Gravis Samengesteld); MG-QoL15 = Myasthenia Gravis Quality of Life 15 (Myasthenia Gravis Kwaliteit van Leven 15)
In onderzoek ECU-MG-301 werd een klinische responder in de MG-ADL totale score gedefinieerd als het hebben van een verbetering van ten minste 3 punten. De proportie van klinische responders in week 26 zonder noodbehandeling was 59,7% bij Soliris in vergelijking met 39,7% bij placebo (p=0,0229).
In onderzoek ECU-MG-301 werd een klinische responder in de QMG totale score gedefinieerd als het hebben van een verbetering van ten minste 5 punten. De proportie van klinische responders in week 26 zonder noodbehandeling was 45,2% bij Soliris in vergelijking met 19% bij placebo (p=0,0018).
Tabel 11 geeft een overzicht weer van de patiënten die gedurende de 26 weken klinische verslechtering meldden en van de patiënten die noodbehandeling nodig hadden.
Tabel 11: Klinische verslechtering en noodbehandeling in ECU-MG-301
| Variabele | Statistiek | Placebo (N=63) | Soliris (N=62) |
| Totaal aantal patiënten die klinische verslechtering meldden | n (%) | 15 (23,8) | 6 (9,7) |
| Totaal aantal patiënten die noodbehandeling nodig hadden | n (%) | 12 (19,0) | 6 (9,7) |
Van de 125 patiënten die zijn opgenomen in ECU-MG-301, werden 117 patiënten vervolgens opgenomen in een langdurig verlengingsonderzoek (onderzoek ECU-MG-302), waarin allen Soliris ontvingen. Patiënten die eerder werden behandeld met Soliris in onderzoek ECU-MG-301 bleven op alle metingen (MG-ADL, QMG, MGC en MG-QoL15) een langdurig effect van Soliris aantonen gedurende een aanvullende behandeling met eculizumab van 130 weken in onderzoek ECU-MG-302. Voor patiënten die in onderzoek ECU-MG-301 met placebo werden behandeld (groep met placebo/eculizumab in onderzoek ECU-MG-302), trad een verbetering op na aanvang van de behandeling met eculizumab die behouden bleef gedurende meer dan 130 weken in onderzoek ECU-MG-302. Figuur 1 geeft de verandering weer vanaf baseline in zowel MG-ADL (A) als QMG (B) na een behandeling van 26 weken in onderzoek ECU-MG-301 en na een behandeling van 130 weken (n = 80 patiënten) in onderzoek ECU-MG-302.
Figuur 1: Gemiddelde veranderingen vanaf baseline in MG-ADL (1A) en QMG (1B) tijdens onderzoeken ECU-MG-301 en ECU-MG-302
In onderzoek ECU-MG-302 hadden artsen de optie om achtergrondbehandelingen met immunosuppressiva aan te passen. In deze situatie verlaagde 65,0% van de patiënten de dagelijkse dosis van ten minste 1 immunosuppressivum, terwijl 43,6% van de patiënten met een bestaande behandeling met immunosuppressiva stopte. De meest voorkomende reden voor verandering in de behandeling met immunosuppressiva was verbetering van MG-symptomen.
Tweeëntwintig (22) (17,6%) oudere patiënten met refractaire gMG (> 65 jaar oud) werden in de klinische onderzoeken behandeld met Soliris. Er werden geen substantiële verschillen in veiligheid en werkzaamheid in verband met leeftijd waargenomen.
Neuromyelitis optica-spectrumstoornis
Gegevens van 143 patiënten uit één gecontroleerd onderzoek (onderzoek ECU-NMO-301) en van 119 patiënten die vervolgens werden opgenomen in één open-label verlengingsonderzoek (onderzoek ECU-NMO-302) werden gebruikt ter beoordeling van de werkzaamheid en veiligheid van Soliris bij de behandeling van patiënten met NMOSD.
Onderzoek ECU-NMO-301 was een dubbelblind, gerandomiseerd, placebogecontroleerd, multicenter fase 3-onderzoek naar Soliris bij patiënten met NMOSD.
In onderzoek ECU-NMO-301 werden NMOSD-patiënten met een positieve serologische test voor anti-AQP4-antilichamen, een voorgeschiedenis van ten minste 2 recidieven in de afgelopen 12 maanden of 3 recidieven in de afgelopen 24 maanden met ten minste 1 recidief in de 12 maanden voorafgaand aan de screening, en een score van ≤ 7 op de Expanded Disability Status Scale (EDSS) in een verhouding van 2:1 gerandomiseerd naar hetzij Soliris (n = 96) of placebo (n = 47). Tijdens het onderzoek werd toegestaan dat patiënten een achtergrondbehandeling met immunosuppressiva ontvingen in een stabiele dosis, met uitzondering van rituximab en mitoxantron.
Patiënten kregen hetzij een meningokokkenvaccinatie ten minste 2 weken vóór aanvang van de behandeling met Soliris hetzij een profylactische behandeling met geschikte antibiotica tot 2 weken na vaccinatie. In het klinisch ontwikkelingsprogramma voor eculizumab bij NMOSD was de dosis Soliris bij volwassen NMOSD-patiënten 900 mg elke 7 ± 2 dagen gedurende 4 weken, gevolgd door 1.200 mg in week 5 ± 2 dagen, vervolgens 1.200 mg elke 14 ± 2 dagen voor de duur van het onderzoek. Soliris werd toegediend als een intraveneuze infusie gedurende 35 minuten.
De meeste patiënten (90,9%) waren vrouwen. Ongeveer de helft was blank (49,0%). De mediane leeftijd bij de eerste dosis onderzoeksgeneesmiddel bedroeg 45 jaar.
Tabel 12: Ziektegeschiedenis en patiëntkenmerken bij baseline in onderzoek ECU-NMO-301
| Variabele | Statistiek | Placebo (N = 47) | Eculizumab (N = 96) | Totaal (N = 143) |
| NMOSD-geschiedenis | ||||
| Leeftijd bij eerste klinische presentatie van NMOSD (jaar) | Gemiddelde (SD) | 38,5 (14,98) | 35,8 (14,03) | 36,6 (14,35) |
| Mediaan | 38,0 | 35,5 | 36,0 | |
| Min; max | 12; 73 | 5; 66 | 5; 73 | |
Tijd vanaf eerste klinische presentatie van NMOSD tot eerste dosis van het onderzoeksgeneesmiddel (jaar) | Gemiddelde (SD) | 6,601 (6,5863) | 8,156 (8,5792) | 7,645 (7,9894) |
| Mediaan | 3,760 | 5,030 | 4,800 | |
| Min; max | 0,51; 29,10 | 0,41; 44,85 | 0,41; 44,85 | |
Historisch aantal recidieven op jaarbasis binnen 24 maanden voorafgaand aan de screening | Gemiddelde (SD) | 2,07 (1,037) | 1,94 (0,896) | 1,99 (0,943) |
| Mediaan | 1,92 | 1,85 | 1,92 | |
| Min; max | 1,0; 6,4 | 1,0; 5,7 | 1,0; 6,4 | |
| Patiëntkenmerken bij baseline | ||||
| EDSS-score bij baseline | Gemiddelde (SD) | 4,26 (1,510) | 4,15 (1,646) | 4,18 (1,598) |
| Mediaan | 4,00 | 4,00 | 4,00 | |
| Min; max | 1,0; 6,5 | 1,0; 7,0 | 1,0; 7,0 | |
| Geen gebruik van IST bij baseline | n (%) | 13 (27,7) | 21 (21,9) | 34 (23,8) |
Afkortingen: ARR = adjudicated relapse rate; EDSS = Expanded Disability Status Scale; IST = immunosuppressieve therapie; Max = maximum; Min = minimum; NMOSD = neuromyelitis optica-spectrumstoornis; SD = standaardafwijking.
Het primaire eindpunt voor onderzoek ECU-NMO-301 was de tijd tot eerste recidief tijdens het onderzoek waarvan de geldigheid beoordeeld werd door een onafhankelijke commissie die geblindeerd was voor de behandeling. Voor eculizumab werd er een significant effect op de tijd tot eerste, op geldigheid beoordeeld recidief tijdens het onderzoek waargenomen ten opzichte van placebo (afname van het relatieve risico met 94%; hazardratio 0,058; p<0,0001) (figuur 2). Met Soliris behandelde patiënten ondervonden een vergelijkbare verbetering in de tijd tot eerste tijdens het onderzoek op geldigheid beoordeelde recidief met of zonder gelijktijdige IST-behandeling.
Figuur 2: Kaplan-Meier overlevingsschattingen voor de tijd tot eerste op geldigheid beoordeeld recidief tijdens het onderzoek in onderzoek ECU-NMO-301 – Volledige analyseset
Opmerking: patiënten die geen op geldigheid beoordeeld recidief tijdens het onderzoek ervoeren, werden aan het einde van de onderzoeksperiode gecensureerd.
Gestratificeerde analyses zijn gebaseerd op vier randomisatiestrata:
(i) lage EDSS bij randomisatie (≤ 2,0), (ii) hoge EDSS (≥ 2,5 tot ≤ 7) en niet eerder behandeld bij randomisatie, (iii) hoge EDSS (≥ 2,5 tot ≤ 7) en dezelfde IST('s) sinds het laatste recidief bij randomisatie, (iv) hoge EDSS (≥ 2,5 tot ≤ 7) en gewijzigde IST('s) sinds het laatste recidief bij randomisatie.
1 Gebaseerd op de productlimietmethode van Kaplan-Meier.
2 Gebaseerd op de complementaire log-logtransformatie.
3 Gebaseerd op een gestratificeerde log-ranktest.
4 Gebaseerd op een gestratificeerd Cox proportional hazards-model.
5 Betrouwbaarheidsinterval op basis van de Wald-test.
Afkortingen: BI = betrouwbaarheidsinterval; EDSS = Expanded Disability Status Scale; IST = immunosuppressieve therapie
Het aantal op geldigheid beoordeelde recidieven tijdens het onderzoek op jaarbasis (annualised relapse rate, ARR) (95%-BI) voor eculizumab ten opzichte van placebo was 0,045 (0,013; 0,151), wat overeenkomt met een relatieve afname van de op geldigheid beoordeelde ARR tijdens het onderzoek met 95,5% voor patiënten behandeld met eculizumab ten opzichte van placebo (p< 0,0001) (tabel 13).
Tabel 13: Aantal op geldigheid beoordeelde recidieven tijdens het onderzoek op jaarbasis in onderzoek ECU-NMO-301 – Volledige analyseset
| Variabele | Statistiek | Placebo (N = 47) | Eculizumab (N = 96) |
| Totaal aantal recidieven | Som | 21 | 3 |
| Totaal aantal patiëntjaren in de onderzoeksperiode | n | 52,41 | 171,32 |
| Aangepaste op geldigheid beoordeelde ARRa | Percentage | 0,350 | 0,016 |
| 95%-BI | 0,199; 0,616 | 0,005; 0,050 | |
| Behandelingseffecta | Percentageverhouding (eculizumab/placebo) | … | 0,045 |
| 95%-BI | … | 0,013; 0,151 | |
| p-waarde | … | < 0,0001 |
a Gebaseerd op een Poisson-regressie aangepast voor randomisatiestrata en historische ARR binnen 24 maanden voorafgaand aan de screening.
Afkortingen: ARR = aantal recidieven op jaarbasis; BI = betrouwbaarheidsinterval.
In vergelijking met patiënten die met placebo werden behandeld, hadden met Soliris behandelde patiënten op jaarbasis een afname van het aantal hospitalisaties (0,04 voor Soliris versus 0,31 voor placebo), van intraveneuze toedieningen van corticosteroïden voor de behandeling van acute recidieven (0,07 voor Soliris versus 0,42 voor placebo) en van plasmawisselingsbehandelingen (0,02 voor Soliris versus 0,19 voor placebo).
De verdeling van de veranderingen vanaf baseline tot het einde van het onderzoek met betrekking tot andere secundaire eindpunten was in het voordeel van de behandeling met eculizumab ten opzichte van placebo voor alle metingen van neurologische invaliditeit (EDSS-score [p = 0,0597] en mRS [nominale p = 0,0154]), functionele invaliditeit (HAI [nominale p = 0,0002]) en kwaliteit van leven (EQ-5D-VAS [nominale p = 0,0309] en EQ-5D-Index [nominale p = 0,0077]).
De eindanalyse van onderzoek ECU-NMO-302 toont een significante en klinisch betekenisvolle afname van de ARR tijdens het onderzoek (bepaald door de behandelend arts) voor de behandeling met eculizumab op basis van de mediane (min; max) verandering (-1,825 [-6,38; 1,02], p< 0,0001) in historische ARR (24 maanden voorafgaand aan de screening in onderzoek ECU-NMO-301).
In onderzoek ECU-NMO-302 hadden artsen de optie om achtergrondbehandelingen met immunosuppressiva aan te passen. In deze situatie was de vaakst voorkomende verandering in de behandeling met immunosuppressiva een verlaging van de dosis immunosuppressiva, wat bij 21,0% van de patiënten het geval was. Daarnaast werd bij 15,1% van de patiënten een bestaande behandeling met immunosuppressiva stopgezet.
Soliris (eculizumab) is niet onderzocht voor de behandeling van acute recidieven bij NMOSD-patiënten.
Pediatrische patiënten
Paroxismale nachtelijke hemoglobinurie
In onderzoek M07-005 kregen in totaal 7 pediatrische PNH-patiënten, met een mediaan gewicht van 57,2 kg (bereik van 48,6 tot 69,8 kg) en in de leeftijd van 11 tot 17 jaar (mediane leeftijd: 15,6 jaar) Soliris.
Behandeling met eculizumab bij het voorgestelde doseringsschema bij pediatrische patiënten ging gepaard met een daling van intravasculaire hemolyse, zoals gemeten aan de hand van de LDH-spiegel in serum. De behandeling leidde ook tot aanzienlijk minder bloedtransfusies of geen bloedtransfusies meer en een tendens in de richting van een algemene verbetering van de algemene functie. De werkzaamheid van een behandeling met eculizumab bij pediatrische PNH-patiënten blijkt overeen te komen met die welke is waargenomen bij volwassen PNH-patiënten die aan PNH-hoofdonderzoeken deelnamen (C04-001 en C04-002) (tabel 3 en 14).
Tabel 14: Uitkomsten voor de werkzaamheid bij pediatrisch onderzoek M07-005 naar PNH
| P-waarde | |||
Gemiddelde (SD) | Rangtekentoets van Wilcoxon | Paarsgewijze t-toets | |
| Verandering van LDH-waarde na 12 weken ten opzichte van de aanvangswaarde (E/l) | -771 (914) | 0,0156 | 0,0336 |
| LDH AUC (E/l x dag) | -60,634 (72,916) | 0,0156 | 0,0350 |
| Verandering in plasmavrij hemoglobine na 12 weken ten opzichte van de aanvangswaarde (mg/dl) | -10,3 (21,13) | 0,2188 | 0,1232 |
| Verandering in type III RBC-kloongrootte ten opzichte van de aanvangswaarde (percentage afwijkende cellen) | 1,80 (358,1) | ||
| Verandering in PedsQLTM 4.0 generische kernschaal na 12 weken ten opzichte van de aanvangswaarden (patiënten) | 10,5 (6,66) | 0,1250 | 0,0256 |
| Verandering in PedsQLTM 4.0 generische kernschaal na 12 weken ten opzichte van de aanvangswaarden (ouders) | 11,3 (8,5) | 0,2500 | 0,0737 |
Verandering in PedsQLTM multidimensionale vermoeidheid na 12 weken ten opzichte van de aanvangswaarden (patiënten) | 0,8 (21,39) | 0,6250 | 0,4687 |
Verandering in PedsQLTM multidimensionale vermoeidheid na 12 weken ten opzichte van de aanvangswaarden (ouders) | 5,5 (0,71) | 0,5000 | 0,0289 |
Atypisch hemolytisch-uremisch syndroom
In aHUS-onderzoek C09-001r kregen in totaal 15 pediatrische patiënten (in de leeftijd van 2 maanden tot < 12 jaar) Soliris. Zevenenveertig procent van de patiënten had een vastgestelde mutatie van complementregulerende factoren of had autoantilichamen. De mediane duur van diagnose van aHUS tot de eerste dosis Soliris bedroeg 14 maanden (bereik < 1 tot 110 maanden). De mediane tijd van actuele manifestatie van trombotische microangiopathie tot de eerste dosis Soliris bedroeg 1 maand (bereik < 1 tot 16 maanden). De mediane duur van de behandeling met Soliris bedroeg 16 weken (bereik 4 tot 70 weken) voor kinderen < 2 jaar (n=5) en 31 weken (bereik 19 tot 63 weken) voor kinderen van 2 tot < 12 jaar (n=10).
In het algemeen bleken de resultaten voor de werkzaamheid bij deze pediatrische patiënten overeen te stemmen met deze die werden waargenomen bij patiënten die in de aHUS-hoofdonderzoeken C08-002 en C08-003 waren opgenomen (tabel 6). Geen enkele pediatrische patiënt had een nieuwe dialyse nodig tijdens de behandeling met Soliris.
Tabel 15: Resultaten voor de werkzaamheid bij pediatrische patiënten die deelnamen aan aHUS-onderzoek C09-001r
| Werkzaamheidsparameter | < 2 jaar (n=5) | 2 tot < 12 jaar (n=10) | < 12 jaar (n=15) |
| Patiënten met normalisatie van het aantal bloedplaatjes, n (%) | 4 (80) | 10 (100) | 14 (93) |
| Complete TMA-respons, n (%) | 2 (40) | 5 (50) | 7 (50) |
Aantal dagelijkse interventies als gevolg van TMA, mediaan (bereik) Vóór eculizumab Tijdens behandeling met eculizumab | 1 (0; 2) < 1 (0; < 1) | < 1 (0,07; 1,46) 0 (0; < 1) | < 1 (0; 2) 0 (0; < 1) |
| Patiënten met verbetering van eGFR ≥ 15 ml/min/1,73 m2, n (%) | 2 (40) | 6 (60) | 8 (53) |
Bij pediatrische patiënten met een kortere duur van een actuele, ernstige, klinische manifestatie van trombotische microangiopathie (TMA) vóór eculizumab was TMA onder controle en was de nierfunctie verbeterd met een behandeling met eculizumab (tabel 15).
Bij pediatrische patiënten met een langere duur van een actuele, ernstige klinische manifestatie van TMA vóór eculizumab was TMA onder controle met een behandeling met eculizumab. De nierfunctie veranderde echter niet omwille van eerdere onomkeerbare beschadiging van de nieren (tabel 16).
Tabel 16: Uitkomsten voor de werkzaamheid bij pediatrische patiënten in onderzoek C09-001r in overeenstemming met de duur van actuele, ernstige, klinische manifestatie van trombotische microangiopathie (TMA)
| Duur van actuele, ernstige, klinische manifestatie van TMA | ||
| < 2 maanden N=10 (%) | > 2 maanden N=5 (%) | |
| Normalisatie van het aantal bloedplaatjes | 9 (90) | 5 (100) |
| TMA-voorvalvrije status | 8 (80) | 3 (60) |
| Complete TMA-respons | 7 (70) | 0 |
| Verbetering van eGFR ≥ 15 ml/min/1,73 m² | 7 (70) | 0* |
*Eén patiënt bereikte een verbetering van eGFR na een niertransplantatie
In totaal kregen 22 pediatrische en adolescente patiënten (in de leeftijd van 5 maanden tot 17 jaar) Soliris in aHUS-onderzoek C10-003.
In onderzoek C10-003 moesten deelnemende patiënten een aantal bloedplaatjes hebben onder de ondergrens van normaal (LLN), bewijs van hemolyse, zoals een stijging van LDH in serum boven de bovengrens van normaal, en een serumcreatininegehalte ≥ 97 percentiel voor leeftijd, zonder de noodzaak van chronische dialyse. De mediane leeftijd van de patiënten was 6,5 jaar (bereik: 5 maanden tot 17 jaar). Patiënten die aan aHUS-onderzoek C10-003 deelnamen, hadden een ADAMTS-13-gehalte van meer dan 5%. Vijftig procent van de patiënten had een geïdentificeerde mutatie in een complement-regulerende factor of autoantilichaam. In totaal kregen 10 patiënten PF/IP vóór eculizumab. Tabel 17 geeft een samenvatting van de belangrijkste klinische en ziektegerelateerde kenmerken bij baseline van patiënten die deelnamen aan aHUS-onderzoek C10-003. Tabel 17: Kenmerken bij baseline van pediatrische en adolescente patiënten die deelnamen aan aHUS-onderzoek C10-003
| Parameter | 1 maand tot < 12 jaar (N=18) | Alle patiënten (N=22) |
| Tijd vanaf diagnose van aHUS tot eerste onderzoeksdosis (maanden), mediaan (min; max) | 0,51 (0,03; 58) | 0,56 (0,03; 191) |
| Tijd vanaf huidige klinische manifestatie van TMA tot eerste onderzoeksdosis (maanden), mediaan (min; max) | 0,23 (0,03; 4) | 0,20 (0,03; 4) |
| Aantal bloedplaatjes bij baseline (x 109/l), mediaan (min; max) | 110 (19; 146) | 91 (19; 146) |
| LDH bij baseline (E/l), mediaan (min; max) | 1.510 (282; 7.164) | 1.244 (282; 7.164) |
| eGFR bij baseline (ml/min/1,73 m2), mediaan (min; max) | 22 (10; 105) | 22 (10; 105) |
Patiënten in aHUS-onderzoek C10-003 kregen Soliris gedurende minstens 26 weken. Na voltooiing van de initiële 26 weken durende behandelingsperiode kozen de meeste patiënten ervoor om chronische dosering voort te zetten. Na aanvang van Soliris werd bij alle patiënten een vermindering van de activiteit van het terminale complement waargenomen. Soliris verminderde de tekenen van complement-gemedieerde activiteit van TMA, zoals blijkt uit een stijging van het gemiddelde aantal bloedplaatjes na 26 weken ten opzichte van baseline. Het gemiddelde aantal bloedplaatjes (± SD) steeg van 88 ± 42 x 109/l bij baseline tot 281 ± 123 x 109/l na één week; dit effect werd gehandhaafd tot en met 26 weken (gemiddeld aantal bloedplaatjes (± SD) in week 26: 293 ± 106 x 109/l). De nierfunctie, zoals gemeten met eGFR, was verbeterd tijdens behandeling met Soliris. Negen van de 11 patiënten die dialyse nodig hadden bij baseline, hadden niet langer dialyse nodig na onderzoeksdag 15 van hun behandeling met eculizumab. Responsen waren vergelijkbaar voor alle leeftijden van 5 maanden tot 17 jaar. In aHUS-onderzoek C10-003 was de respons op Soliris vergelijkbaar tussen patiënten met en zonder geïdentificeerde mutaties in genen die coderen voor complement-regulerende factoreiwitten of autoantilichamen tegen factor H.
Tabel 18 geeft een samenvatting van de werkzaamheidsresultaten van aHUS-onderzoek C10-003.
Tabel 18: Uitkomsten van de werkzaamheid van het prospectieve aHUS-onderzoek C10-003
| Werkzaamheidsparameter | 1 maand tot < 12 jaar (N=18) Na 26 weken | Alle patiënten (N=22) Na 26 weken |
| Complete hematologische normalisatie, n (%) Mediane duur van complete hematologische normalisatie, weken (bereik) | 14 (78) 35 (13; 78) | 18 (82) 35 (13; 78) |
Complete TMA-respons, n (%) Mediane duur van complete TMA-respons, weken (bereik)1 | 11 (61) 40 (13; 78) | 14 (64) 37 (13; 78) |
| TMA-voorvalvrije status, n (%) 95%-BI | 17 (94) NVT | 21 (96) 77; 99 |
Percentage voor dagelijkse interventie als gevolg van TMA, mediaan (bereik) Vóór behandeling met eculizumab, mediaan Tijdens behandeling met eculizumab, mediaan | NVT NVT | 0,4 (0; 1,7) 0 (0; 1,01) |
| Verbetering van eGFR ≥ 15 ml/min/1,73•m2, n (%) | 16 (89) | 19 (86) |
| Verandering in eGFR (≥ 15 ml/min/1,73•m2) na 26 weken, mediaan (bereik) | 64 (0;146) | 58 (0; 146) |
| Werkzaamheidsparameter | 1 maand tot < 12 jaar (N=18) Na 26 weken | Alle patiënten (N=22) Na 26 weken |
| Verbetering van CKD met ≥ 1 stadium, n (%) | 14/16 (88) | 17/20 (85) |
PF/IP-voorvalvrije status, n (%) Voorvalvrije status m.b.t. nieuwe dialyse, n (%) 95%-BI | 16 (89) 18 (100) NVT | 20 (91) 22 (100) 85; 100 |
1 Tot en met cut-off van gegevens (12 oktober 2012), met een mediane duur van behandeling met Soliris van 44 weken (bereik: 1 dosis tot 88 weken).
Behandeling met Soliris over een langere periode (mediaan 55 weken, gaande van 1 dag tot 107 weken) werd geassocieerd met een verhoogd aantal klinisch betekenisvolle verbeteringen bij pediatrische en adolescente aHUS-patiënten. Wanneer de behandeling met Soliris werd voortgezet gedurende meer dan 26 weken, bereikte één bijkomende patiënt (68% van de patiënten in totaal) een complete TMA-respons en bereikten twee bijkomende patiënten (91% van de patiënten in totaal) hematologische normalisatie. Bij de laatste evaluatie bereikten 19 van 22 patiënten (86%) een verbetering in eGFR van ≥ 15 ml/min/1,73 m2 ten opzichte van baseline. Geen enkele patiënt had nieuwe dialyse nodig met Soliris.
Refractaire gegeneraliseerde myasthenia gravis
In onderzoek ECU-MG-303 kregen in totaal 11 pediatrische patiënten met refractaire gMG Soliris. Het mediane (bereik) lichaamsgewicht van de behandelde patiënten was 59,7 kg (37,2 tot 91,2 kg) bij de aanvangssituatie en de mediane (bereik) leeftijd was 15 jaar (12 tot 17 jaar) bij de screening. Alle patiënten die in het onderzoek werden opgenomen, waren patiënten met refractaire gMG voor wie een of meer van de volgende situaties was toepassing was:
- 1. Gefaalde behandeling ≥ 1 jaar met ten minste 1 IST, gedefinieerd als: (i) persisterende zwakte met belemmeringen in dagelijkse bezigheden, of (ii) exacerbatie van myasthenia gravis en/of crisis tijdens de behandeling, of (iii) intolerantie voor IST’s door bijwerking of comorbide aandoening(en).
- 2.
Noodzaak van handhaving van PI of IVIg om symptomen onder controle te houden (d.w.z.
patiënten die PI of IVIg regelmatig nodig hebben voor de behandeling van spierzwakte, ten minste om de 3 maanden tijdens de laatste 12 maanden vóór de screening). De kenmerken bij de aanvangssituatie van de pediatrische patiënten met refractaire gMG die in onderzoek ECU-MG-303 werden opgenomen, worden gegeven in tabel 19.
Tabel 19: Demografische gegevens en kenmerken van patiënten in onderzoek ECU-MG-303
| Eculizumab (n = 11) | ||
| Vrouwelijk | n (%) | 9 (81,8%) |
| Duur van MG (tijd vanaf de diagnose MG tot eerste datum van het onderzoeksgeneesmiddel [jaren]) | Gemiddelde (SD) Mediaan (min; max) | 3,99 (2,909) 2,90 (0,1; 8,8) |
| Totale MG-ADL-aanvangsscore | Gemiddelde (SD) Mediaan (min; max) | 5,0 (5,25) 4,0 (0; 19) |
| Totale QMG-aanvangsscore | Gemiddelde (SD) Mediaan (min; max) | 16,7 (5,64) 15,0 (10; 28) |
MGFA-classificatie bij de screening IIa IIb IIIa IIIb IVa IVb | n (%) | 2 (18,2) 3 (27,3) 3 (27,3) 0 3 (27,3) 0 |
| Eculizumab (n = 11) | ||
Patiënten met eerdere exacerbatie van MG, inclusief MG-crisis sinds diagnose Nee Ja Exacerbatie MG-crisis | n (%) | 4 (36,4) 7 (63,6) 6 (54,5) 3 (27,3) |
Chronische IVIg-therapie bij opname in het onderzoek Ja Nee | n (%) | 6 (54,5) 5 (45,5) |
Aantal immunosuppressieve therapieën bij aanvang 0 1 2 | n (%) | 2 (18,2) 4 (36,4) 5 (45,5) |
Patiënten met een immunosuppressieve therapiea bij aanvang n (%) Corticosteroïden Azathioprine Mycofenolaatmofetil Tacrolimus | n (%) | 8 (72,7) 1 (9,1) 2 (18,2) 3 (27,3) |
aImmunosuppressieve therapieën omvatten corticosteroïden, azathioprine, cyclofosfamide, ciclosporine, methotrexaat, mycofenolaatmofetil of tacrolimus. Geen enkele patiënt kreeg ciclosporine, cyclofosfamide of methotrexaat bij aanvang.
Afkortingen: IVIg = intraveneuze immunoglobuline; max = maximum; MG = myasthenia gravis; MG-ADL = Myasthenia Gravis Activities of Daily Living-profiel; MGFA = Myasthenia Gravis Foundation of America; min = minimum; QMG = Quantitative Myasthenia Gravis-score voor ernst van de ziekte; SD = standaardafwijking
Het primaire eindpunt van onderzoek ECU-MG-303 was de verandering in de totale QMG-score in de loop van de tijd ten opzichte van de aanvangsscore, ongeacht noodbehandeling. Pediatrische patiënten die behandeld werden met Soliris, vertoonden ten opzichte van de aanvangsscore een statistisch significante verbetering van de totale QMG-score gedurende de gehele behandelingsperiode van 26 weken met primaire evaluatie. De resultaten voor de primaire en secundaire eindpunten van onderzoek ECU-MG-303 worden weergegeven in tabel 20.
De werkzaamheid van behandeling met Soliris bij pediatrische patiënten met refractaire gMG kwam overeen met de werkzaamheid die werd waargenomen bij volwassen patiënten met refractaire gMG die in het hoofdonderzoek ECU-MG-301 werden opgenomen (tabel 10).
Tabel 20: Uitkomsten voor de werkzaamheid bij onderzoek ECU-MG-303
| Eindpunten voor de werkzaamheid: verandering in totale score in week 26 ten opzichte van de aanvangssituatie | Kleinstekwadraten-gemiddelde (SEM) 95%-BI |
| QMG | -5,8 (1,2) (-8,40; -3,13) na = 10 |
| Totale MG-ADL-score | -2,3 (0,6) (-3,63; -1,03) na = 10 |
| Totale MGC-score | -8,8 (1,9) (-12,92; -4,70) na = 10 |
a n is het aantal patiënten in week 26
Afkortingen: BI = betrouwbaarheidsinterval; MG-ADL = Myasthenia Gravis Activities of Daily Living-profiel; MGC = Myasthenia Gravis Composite; QMG = Quantitative Myasthenia Gravis-score voor ernst van de ziekte; SEM = standaardfout van gemiddelde; VAS = visuele analoge schaal
In onderzoek ECU-MG-303 werd een klinische responder in de totale score van QMG en MG-ADL gedefinieerd als het hebben van respectievelijk een verbetering van ten minste 5 punten en een verbetering van 3 punten ten opzichte van de aanvangsscore. De proportie van klinische responders van de totale score van QMG en MG-ADL in week 26, ongeacht noodbehandeling, was respectievelijk 70% en 50%. De 10 patiënten die hun bezoek voltooiden in week 26 bereikten een verbeterde status van MGFA Post-Interventional Status (MGFA-PIS) in week 26. Zeven (70%) patiënten bereikten minimale manifestatie van refractaire gMG in week 26.
Een voorval van klinische verslechtering (MG-crisis) werd waargenomen bij 1 patiënt (9,1%) tijdens de behandelingsperiode met primaire evaluatie, waarbij noodbehandeling (PI) nodig was en die werd toegediend tussen de onderzoeksbezoeken van week 22 en week 24. Als gevolg daarvan en vanwege de beslissing van de arts had deze patiënt geen QMG-, MG-ADL- of andere
werkzaamheidsbeoordelingen na week 20 en werd deze patiënt niet opgenomen in de verlengingsperiode. Twee (2) andere patiënten hadden klinische verslechtering (MG-crisis) tijdens de verlengingsperiode, waarbij noodbehandeling nodig was (PI en IVIg voor klinische verslechtering in één geval, en IVIg en 2 aanvullende behandelingen met eculizumab in het tweede geval).
Tijdens de gehele onderzoeksperiode bij pediatrische patiënten met refractaire gMG (onderzoek ECU-MG-303) verlaagden 4 op de 11 patiënten (36,4%) de dagelijkse dosis van de behandeling met IST of anticholinesterase vanwege verbeterde MG-symptomen. Tijdens de verlengingsperiode verlaagde nog een patiënt (9,1%) de dagelijkse dosis en verhoogde deze daarna vanwege respectievelijk verbeterde en verergerde MG-symptomen, en startte 1 patiënt met een nieuwe behandeling met corticosteroïd vanwege verergerde MG-symptomen.
Werkzaamheid op lange termijn
Alle patiënten die de primaire behandelingsperiode voltooiden (N=10), stapten over naar de verlengingsperiode met een behandeling van maximaal 208 weken. Slechts twee patiënten voltooiden de verlengingsperiode. Tijdens de verlengingsperiode stopten acht deelnemers met het onderzoek, waaronder 4 deelnemers die overstapten naar ofwel het commercieel verkrijgbare Soliris of Ultomiris of overstapten naar een lopend onderzoek met Ultomiris bij kinderen.
Gedurende het gehele onderzoek bleven de patiënten een consistente respons vertonen waarvan de mate vergelijkbaar was met de mate van respons die tijdens de initiële behandelingsperiode werd gemeld.
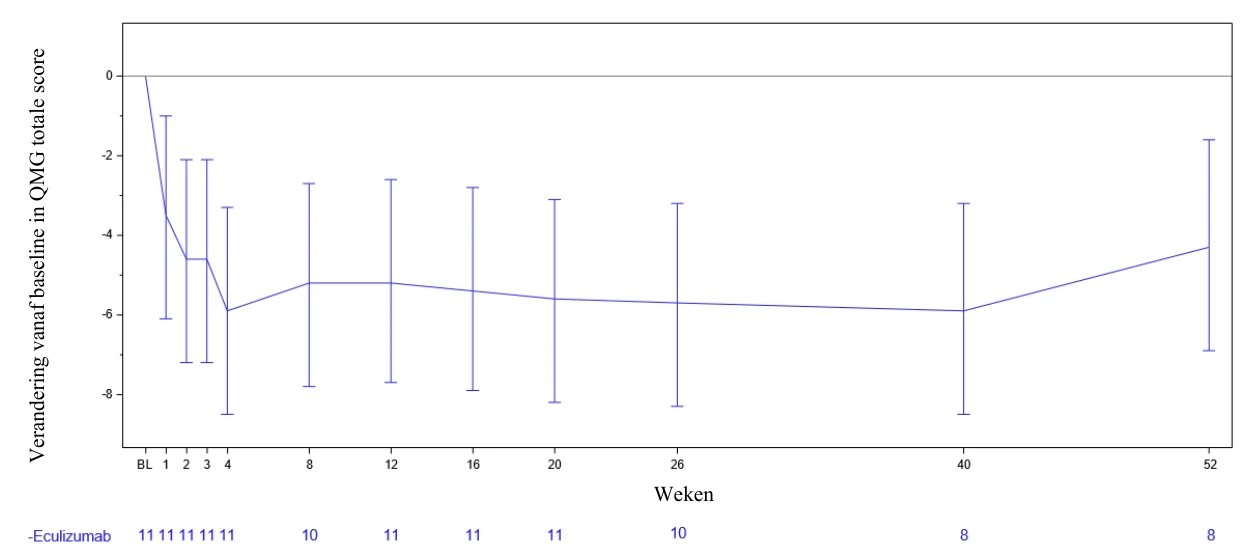
Figuur 3: Verandering vanaf baseline in QMG totale score (kleinstekwadratengemiddelde en 95%-BI), ongeacht de noodbehandeling gedurende week 1 tot week 52 met behulp van een model van herhaalde metingen
Afkortingen: BI = betrouwbaarheidsinterval.
Opmerking: baseline wordt gedefinieerd als de laatste beschikbare waarde van de beoordeling vóór de eerste infusie met het onderzoeksgeneesmiddel.
Opmerking: schattingen zijn gebaseerd op de MMRM-methode, met termen voor bezoek en baselinewaarde. Gemiddelde gelijk aan 0. Er werd een covariantiestructuur met samengestelde symmetrie gebruikt.
Neuromyelitis optica-spectrumstoornis
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Soliris in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van NMOSD (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Farmacokinetiek en geneesmiddelmetabolisme
Biotransformatie
Humane antilichamen ondergaan endocytotische afbraak in de cellen van het reticulo-endotheliale systeem. Eculizumab bevat alleen van nature voorkomende aminozuren en heeft geen bekende actieve metabolieten. Humane antilichamen worden overwegend gekataboliseerd door lysosomale enzymen tot kleine peptiden en aminozuren.
Eliminatie
Er zijn voor Soliris geen specifieke onderzoeken uitgevoerd ter beoordeling van de excretie/eliminatieroutes via lever, nier, long en maagdarmkanaal. In normale nieren worden geen antilichamen uitgescheiden en deze kunnen vanwege hun afmeting niet worden gefiltreerd.
Farmacokinetische/farmacodynamische relatie(s)
Bij 40 patiënten met PNH werd een één-compartimentsmodel gebruikt om de farmacokinetische parameters na meervoudige doses te bepalen. De gemiddelde klaring bedroeg 0,31 ± 0,12 ml/uur/kg, het gemiddelde distributievolume bedroeg 110,3 ± 17,9 ml/kg; de gemiddelde eliminatiehalfwaardetijd 11,3 ± 3,4 dagen. Bij gebruik van het doseringsschema voor PNH voor volwassen patiënten wordt de steady-state na 4 weken bereikt.
Bij PNH-patiënten correleert de farmacodynamische werking direct met de serumconcentraties van eculizumab, en handhaving van dalspiegels hoger dan ≥ 35 microgram/ml resulteert bij de meeste PNH-patiënten in een vrijwel volledige blokkade van de hemolytische activiteit.
Een FK analyse van een tweede populatie met een standaard één-compartimentsmodel werd uitgevoerd op de FK gegevens van meerdere doses van 37 aHUS-patiënten die het aanbevolen schema van Soliris kregen in de onderzoeken C08-002A/B en C08-003A/B. In dit model bedroeg de klaring van Soliris bij een typische aHUS-patiënt van 70 kg 0,0139 l/uur en het distributievolume bedroeg 5,6 l. De eliminatiehalfwaardetijd bedroeg 297 uur (ongeveer 12,4 dagen).
Het FK model van een tweede populatie werd toegepast op de FK gegevens van meerdere doses van 22 pediatrische aHUS-patiënten die het aanbevolen schema van Soliris kregen in aHUS C10-003. De klaring en het distributievolume van Soliris zijn afhankelijk van het gewicht, dat de basis is voor een op categorisch gewicht gebaseerd dosisschema bij pediatrische patiënten (zie rubriek 4.2). Klaringswaarden van Soliris bij pediatrische aHUS-patiënten bedroegen 10,4, 5,3 en 2,2 ml/uur met een lichaamsgewicht van respectievelijk 70, 30 en 10 kg; de overeenstemmende waarden voor distributievolume bedroegen respectievelijk 5,23, 2,76 en 1,21 l. De overeenstemmende eliminatiehalfwaardetijd bleef vrijwel ongewijzigd binnen een bereik van 349 tot 378 uur (ongeveer 14,5 tot 15,8 dagen).
De klaring en halfwaardetijd van eculizumab werden ook geëvalueerd tijdens interventies met plasmawisselingen. Plasmawisseling leidde tot een vermindering met ongeveer 50% van de concentratie van eculizumab na een interventie van 1 uur en de eliminatiehalfwaardetijd van eculizumab werd gereduceerd tot 52,4 uur. Bijkomende dosering wordt aanbevolen wanneer Soliris wordt toegediend aan aHUS-patiënten die een infusie met plasma of plasmawisseling krijgen (zie rubriek 4.2).
Alle aHUS-patiënten die met Soliris werden behandeld volgens de aanbevolen toediening, vertoonden een snelle en aanhoudende vermindering van de activiteit van het terminale complement. Bij aHUS-patiënten correleert de farmacodynamische activiteit direct met serumconcentraties van eculizumab en handhaving van dalspiegels van ongeveer 50-100 microgram/ml resulteert bij alle aHUS-patiënten in een vrijwel volledige blokkade van de activiteit van het terminale complement.
De FK-parameters zijn consistent bij de PNH-, aHUS-, refractaire gMG- en NMOSD-patiëntenpopulaties.
Een farmacodynamische activiteit gemeten als concentratie van vrije C5 van < 0,5 microgram/ml, wordt gecorreleerd met een in wezen volledige blokkade van de activiteit van het terminale complement bij PNH-, aHUS-, refractaire gMG- en NMOSD-patiënten.
Specifieke populaties
Er zijn geen specifieke onderzoeken uitgevoerd ter beoordeling van de farmacokinetiek van Soliris bij specifieke patiëntenpopulaties geïdentificeerd door geslacht, ras, leeftijd (geriatrisch) of de aanwezigheid van nier- of leverfunctiestoornis. Een FK-populatieanalyse van gegevens die verzameld werden in onderzoeken met PNH-, aHUS-, gMG- en NMOSD-patiënten heeft aangetoond dat geslacht, ras, leeftijd (geriatrisch) of de aanwezigheid van nier- of leverfunctiestoornis geen invloed hebben op de farmacokinetiek van eculizumab.
Pediatrische patiënten
De farmacokinetiek van eculizumab werd geëvalueerd in onderzoek M07-005 bij pediatrische PNH-patiënten (in de leeftijd van 11 tot jonger dan 18 jaar), in onderzoeken C08-002, C08-003, C09-001r en C10-003 bij pediatrische aHUS-patiënten (in de leeftijd van 2 maanden tot jonger dan 18 jaar) en in onderzoek ECU-MG-303 bij pediatrische patiënten met refractaire gMG (in de leeftijd van 12 jaar tot jonger dan 18 jaar). Een FK-populatieanalyse heeft aangetoond dat voor PNH, aHUS, refractaire gMG en NMOSD het lichaamsgewicht een significante covariabele was. Daarom moet de dosering voor pediatrische patiënten gebaseerd zijn op het lichaamsgewicht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De specificiteit van eculizumab voor C5 in humaan serum werd in twee in vitro onderzoeken beoordeeld.
De weefselkruisreactiviteit van eculizumab werd beoordeeld door bepaling van de binding aan een panel van 38 humane weefsels. De C5-expressie in het panel van de in dit onderzoek onderzochte humane weefsels komt overeen met gepubliceerde rapporten over C5-expressie, aangezien de aanwezigheid van C5 is gemeld in glad en dwarsgestreept spierweefsel en in renaal proximaal tubulusepitheel. Er werd geen onverwachte weefselkruisreactiviteit waargenomen.
Reproductieonderzoek bij dieren met eculizumab werd niet uitgevoerd vanwege een gebrek aan farmacologische activiteit bij niet-humane soorten.
In een toxiciteitsonderzoek van 26 weken uitgevoerd bij muizen met een surrogaat antilichaam gericht tegen murien C5, had behandeling geen effect op de onderzochte toxiciteitsparameters. In de loop van het onderzoek werd bij zowel mannetjes- als vrouwtjesmuizen de hemolytische activiteit effectief geblokkeerd.
Er werden geen duidelijke behandelinggerelateerde effecten of negatieve effecten waargenomen in reproductietoxicologieonderzoeken bij muizen met een surrogaat terminaalcomplementremmend antilichaam dat werd gebruikt om de reproductieveiligheid van de C5-blokkade te beoordelen. In deze onderzoeken werden de vruchtbaarheid en vroege embryonale ontwikkeling, de ontwikkelingstoxiciteit en pre- en postnatale ontwikkeling beoordeeld.
Wanneer de moeder werd blootgesteld aan het antilichaam in de fase van de organogenese, werden twee gevallen van retinadysplasie en één geval van navelbreuk waargenomen bij 230 nakomelingen van moeders die blootgesteld waren aan de hogere antilichaamdosis (ongeveer 4 maal de maximaal aanbevolen dosis Soliris bij mensen, gebaseerd op een vergelijking van het lichaamsgewicht); de blootstelling gaf echter geen aanleiding tot een stijging van het foetale verlies of neonataal overlijden.
Er werden geen dieronderzoeken uitgevoerd om het genotoxisch en carcinogeen potentieel van eculizumab te evalueren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Monobasisch natriumfosfaat (E339)
Dibasisch natriumfosfaat (E339)
Natriumchloride
Polysorbaat 80 (E433)
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
30 maanden.
Na verdunning moet het geneesmiddel onmiddellijk gebruikt worden. De chemische en fysische stabiliteit ervan werd echter tot 24 uur aangetoond bij een temperatuur van 2° C – 8° C.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2° C – 8° C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Injectieflacons met Soliris in de oorspronkelijke verpakking kunnen eenmalig gedurende een periode van maximaal 3 dagen uit de koelkast worden verwijderd. Aan het einde van deze periode kan het product terug in de koelkast worden geplaatst.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
30 ml concentraat in een injectieflacon (type I glas) met een stop (butyl, gesiliconiseerd) en een verzegeling (aluminium) met flip-off dop (polypropyleen).
Verpakkingsgrootte van één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Vóór toediening moet de Soliris-oplossing visueel worden gecontroleerd op vaste deeltjes en verkleuring. Niet gebruiken als er sprake is van vaste deeltjes of verkleuring.
Instructies:
Reconstitutie en verdunning moeten worden uitgevoerd in overeenstemming met de voorschriften voor goede werkmethoden, voornamelijk met betrekking tot de naleving van asepsis.
Zuig de volledige hoeveelheid Soliris op uit de injectieflacon(s) met behulp van een steriele injectiespuit.
Breng de aanbevolen dosis over in een infuuszak.
Verdun Soliris tot een eindconcentratie van 5 mg/ml door aan de infuuszak natriumchloride 9 mg/ml (0,9%) oplossing voor injectie, natriumchloride 4,5 mg/ml (0,45%) oplossing voor injectie of 5% dextrose in water als verdunningsmiddel toe te voegen.
Het eindvolume van een 5 mg/ml verdunde oplossing is 60 ml voor 300 mg-doses, 120 ml voor 600 mg-doses, 180 ml voor 900 mg-doses en 240 ml voor 1.200 mg-doses. De oplossing moet helder en kleurloos zijn.
De infuuszak met de verdunde oplossing voorzichtig schudden om ervoor te zorgen dat het product en het verdunningsmiddel goed worden gemengd.
Voorafgaand aan toediening moet de verdunde oplossing op kamertemperatuur komen door blootstelling aan de omgevingslucht.
Gooi eventueel ongebruikt product dat overblijft in een injectieflacon weg.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Alexion Europe SAS
103-105 rue Anatole France
92300 Levallois-Perret
FRANKRIJK
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/07/393/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 juni 2007
Datum van laatste verlenging: 18 juni 2012
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.