


SmPC (samenvatting van de productkenmerken) - Selexipag Abdi
1. NAAM VAN HET GENEESMIDDEL
Selexipag Abdi 200 microgram filmomhulde tabletten
Selexipag Abdi 400 microgram filmomhulde tabletten
Selexipag Abdi 600 microgram filmomhulde tabletten
Selexipag Abdi 800 microgram filmomhulde tabletten
Selexipag Abdi 1.000 microgram filmomhulde tabletten
Selexipag Abdi 1.200 microgram filmomhulde tabletten
Selexipag Abdi 1.400 microgram filmomhulde tabletten
Selexipag Abdi 1.600 microgram filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Selexipag Abdi 200 microgram filmomhulde tabletten
Elke filmomhulde tablet bevat 200 microgram selexipag.
Selexipag Abdi 400 microgram filmomhulde tabletten
Elke filmomhulde tablet bevat 400 microgram selexipag.
Selexipag Abdi 600 microgram filmomhulde tabletten
Elke filmomhulde tablet bevat 600 microgram selexipag.
Selexipag Abdi 800 microgram filmomhulde tabletten
Elke filmomhulde tablet bevat 800 microgram selexipag.
Selexipag Abdi 1.000 microgram filmomhulde tabletten
Elke filmomhulde tablet bevat 1.000 microgram selexipag.
Selexipag Abdi 1.200 microgram filmomhulde tabletten
Elke filmomhulde tablet bevat 1.200 microgram selexipag.
Selexipag Abdi 1.400 microgram filmomhulde tabletten
Elke filmomhulde tablet bevat 1.400 microgram selexipag.
Selexipag Abdi 1.600 microgram filmomhulde tabletten
Elke filmomhulde tablet bevat 1.600 microgram selexipag.
Elke filmomhulde tablet bevat 78,18 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet
Selexipag Abdi 200 microgram filmomhulde tabletten
Ronde, lichtgele filmomhulde tabletten met een doorsnede van 7,1 mm en op één zijde de inscriptie ‘S1’ en op de andere zijde een onbedrukte tablet.
Selexipag Abdi 400 microgram filmomhulde tabletten
Ronde, rode filmomhulde tabletten met een doorsnede van 7,1 mm en op één zijde de inscriptie ‘S2’ en op de andere zijde een onbedrukte tablet.
Selexipag Abdi 600 microgram filmomhulde tabletten
Ronde, lichtpaarse filmomhulde tabletten met een doorsnede van 7,1 mm en op één zijde de inscriptie ‘S3’ en op de andere zijde een onbedrukte tablet.
Selexipag Abdi 800 microgram filmomhulde tabletten
Ronde, groene filmomhulde tabletten met een doorsnede van 7,1 mm en op één zijde de inscriptie ‘S4’ en op de andere zijde een onbedrukte tablet.
Selexipag Abdi 1.000 microgram filmomhulde tabletten
Ronde, oranje filmomhulde tabletten met een doorsnede van 7,1 mm en op één zijde de inscriptie ‘S5’ en op de andere zijde een onbedrukte tablet.
Selexipag Abdi 1.200 microgram filmomhulde tabletten
Ronde, donkerpaarse filmomhulde tabletten met een doorsnede van 7,1 mm en op één zijde de inscriptie ‘S6’ en op de andere zijde een onbedrukte tablet.
Selexipag Abdi 1.400 microgram filmomhulde tabletten
Ronde, donkergele filmomhulde tabletten met een doorsnede van 7,1 mm en op één zijde de inscriptie ‘S7’ en op de andere zijde een onbedrukte tablet.
Selexipag Abdi 1.600 microgram filmomhulde tabletten
Ronde, bruine filmomhulde tabletten met een doorsnede van 7,1 mm en op één zijde de inscriptie ‘S8’ en op de andere zijde een onbedrukte tablet.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Selexipag Abdi is geïndiceerd voor de langdurige behandeling van pulmonale arteriële hypertensie (PAH) bij volwassen patiënten met WHO-functionele klasse (FC) II-III, hetzij als combinatietherapie bij patiënten die onvoldoende onder controle zijn te brengen met een endothelinereceptorantagonist (ERA) en/of een fosfodiësterase type 5 (PDE-5)-remmer, hetzij als monotherapie bij patiënten die niet voor deze behandelingen in aanmerking komen.
Werkzaamheid is aangetoond in een PAH-populatie, waaronder idiopathische en erfelijke PAH, PAH geassocieerd met bindweefselaandoeningen en PAH geassocieerd met gecorrigeerde ongecompliceerde congenitale hartziekte (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Behandeling mag alleen worden ingesteld en gecontroleerd door een arts die ervaren is in de behandeling van PAH.
Dosering
Geïndividualiseerde dosistitratie
Iedere patiënt moet worden opgetitreerd naar de hoogste persoonlijk verdraagbare dosis, die kan variëren van 200 microgram tweemaal daags tot 1.600 microgram tweemaal daags (geïndividualiseerde onderhoudsdosis).
De aanbevolen aanvangsdosis bedraagt 200 microgram tweemaal daags, ongeveer 12 uur na elkaar. De dosis wordt verhoogd in stappen van 200 microgram tweemaal daags, doorgaans in wekelijkse intervallen. Aan het begin van de behandeling en bij elke optitratiestap wordt geadviseerd de eerste dosis ’s avonds in te nemen. Tijdens dosistitratie kunnen enkele bijwerkingen optreden die een weerspiegeling vormen van het werkingsmechanisme van selexipag (zoals hoofdpijn, diarree, misselijkheid en braken, kaakpijn, myalgie, pijn in de extremiteiten, artralgie en overmatig blozen). Deze zijn gewoonlijk voorbijgaand of beheersbaar met symptomatische behandeling (zie rubriek 4.8). Als een patiënt echter een dosis bereikt die niet wordt verdragen, moet de dosis worden verlaagd naar het voorgaande dosisniveau.
Bij patiënten bij wie optitratie beperkt werd door andere redenen dan bijwerkingen die een weerspiegeling vormen van het werkingsmechanisme van selexipag, kan een tweede poging worden gedaan om op te titreren naar de hoogste persoonlijk verdraagbare dosis tot een maximum van 1.600 microgram tweemaal daags.
Geïndividualiseerde onderhoudsdosis
De hoogste verdraagbare dosis die wordt bereikt tijdens dosistitratie moet worden gehandhaafd. Als de behandeling bij een bepaalde dosis na verloop van tijd minder goed wordt verdragen, moet symptomatische behandeling en/of dosisverlaging naar de vorige lagere dosis worden overwogen.
Onderbrekingen en staken
Als een dosis wordt overgeslagen, moet deze zo snel mogelijk alsnog worden ingenomen. De gemiste dosis moet niet worden ingenomen als de volgende dosis volgens schema binnen ongeveer 6 uur moet worden ingenomen.
Als de behandeling 3 dagen of langer is onderbroken, moet Selexipag Abdi opnieuw worden gestart met een lagere dosis en vervolgens opgetitreerd.
Er is beperkte ervaring met abrupt staken van selexipag bij patiënten met PAH. Er zijn geen aanwijzingen waargenomen voor acute rebound.
Als echter wordt besloten de behandeling met Selexipag Abdi te stoppen, dient dit geleidelijk te gebeuren terwijl met een alternatieve behandeling wordt begonnen.
Dosisaanpassingen met gelijktijdige toediening van matig sterke CYP2C8-remmers
Bij gelijktijdige toediening met matig sterke CYP2C8-remmers (bijv. clopidogrel, deferasirox en teriflunomide) moet de totale dagelijkse dosis Selexipag Abdi tot de helft worden verlaagd door tweemaal daags de helft van elke dosis toe te dienen. Als alternatief kan een eenmaaldaagse doseringsfrequentie om de helft van de dagelijkse dosis Selexipag Abdi te verkrijgen, worden voortgezet bij patiënten die al goed onder controle zijn op een eenmaaldaagse dosering of kan eenmaaldaagse dosering worden toegepast bij patiënten voor wie de juiste doseringssterkte(n) voor tweemaal daags doseren met de halve dosis niet beschikbaar is. Als de therapie met een bepaalde dosis niet wordt verdragen, moet behandeling van de symptomen en/of een dosisverlaging tot de volgende lagere dosis worden overwogen. Wanneer gelijktijdige toediening van een matig sterke CYP2C8-remmer gestopt wordt, moet de totale dagelijkse dosis Selexipag Abdi worden verhoogd, indien van toepassing. De maximale dosis van 1.600 microgram tweemaal daags mag niet worden overschreden (zie rubriek 4.5).
Speciale patiëntengroepen
Ouderen (≥ 65 jaar)
Er is geen aanpassing van het doseringsschema nodig bij ouderen (zie rubriek 5.2). Er is beperkte klinische ervaring bij patiënten ouder dan 75 jaar en daarom is bij het gebruik van Selexipag Abdi in deze populatie voorzichtigheid geboden (zie rubriek 4.4).
Leverfunctiestoornis
Selexipag Abdi mag niet worden toegediend bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C; zie rubriek 4.4). Voor patiënten met een matige leverfunctiestoornis (Child-Pugh-klasse B) moet de aanvangsdosis van de behandeling 100 microgram tweemaal daags zijn, die in wekelijkse intervallen wordt verhoogd in stappen van 100 microgram tweemaal daags tot er bijwerkingen optreden die een weerspiegeling vormen van het werkingsmechanisme van selexipag en die niet worden verdragen of medisch kunnen worden behandeld. Bij deze patiënten is de maximale dosis 800 microgram tweemaal daags. Als alternatief kan een eenmaaldaagse doseringsfrequentie om de helft van de dagelijkse dosis Selexipag Abdi te verkrijgen, worden voortgezet bij patiënten die al goed onder controle zijn op een eenmaaldaagse dosering of kan eenmaaldaagse dosering worden toegepast bij patiënten voor wie de juiste doseringssterkte(n) voor tweemaal daags doseren met de halve dosis niet beschikbaar is. Bij patiënten met een lichte leverfunctiestoornis (Child-Pugh-klasse A) is geen aanpassing van het doseringsschema nodig.
Nierfunctiestoornis
Bij patiënten met een lichte of matige nierfunctiestoornis is geen aanpassing van het doseringsschema nodig. Bij patiënten met een ernstige nierfunctiestoornis (geschatte glomerulaire filtratiesnelheid [eGFR] < 30 ml/min/1,73 m2) is geen aanpassing van de aanvangsdosis nodig; bij deze patiënten is voorzichtigheid geboden tijdens dosistitratie (zie rubriek 4.4).
Pediatrische patiënten
De veiligheid en werkzaamheid van selexipag bij kinderen en jongeren in de leeftijd van 2 tot 18 jaar zijn nog niet vastgesteld. De momenteel beschikbare tussentijdse gegevens worden beschreven in rubriek 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven. Toediening van selexipag bij pediatrische patiënten wordt niet aanbevolen.
De veiligheid en werkzaamheid van selexipag bij kinderen jonger dan 2 jaar zijn niet onderzocht, aangezien dieronderzoek duidde op een verhoogd risico op intussusceptie. De klinische relevantie van deze bevindingen is niet bekend (zie rubriek 5.3).
Wijze van toediening
Oraal gebruik.
De filmomhulde tabletten moeten ’s ochtends en ’s avonds oraal worden ingenomen. Om de verdraagbaarheid te verbeteren wordt geadviseerd Selexipag Abdi met voedsel in te nemen en, aan het begin van elke optitratiefase, de eerste verhoogde dosis ’s avonds in te nemen.
De filmomhulde tabletten moeten met water worden doorgeslikt. De tabletten mogen niet worden gebroken of geplet, omdat de coating van de tablet de werkzame stof beschermt tegen licht.
Slechtziende of blinde patiënten moeten worden geïnstrueerd iemand om hulp te vragen bij het innemen van Selexipag Abdi tijdens de titratieperiode.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Ernstige coronaire hartziekte of instabiele angina pectoris.
- Myocardinfarct in de voorgaande 6 maanden.
- Gedecompenseerd hartfalen indien niet onder strikte medische supervisie.
- Ernstige hartritmestoornissen.
- Cerebrovasculaire gebeurtenissen (bijv. transiënte ischemische aanval, beroerte) in de voorgaande 3 maanden.
- Aangeboren of verworven hartklepdefecten met klinisch relevante myocarddisfunctie die niet is gerelateerd aan pulmonale hypertensie.
- Gelijktijdig gebruik van sterke CYP2C8-remmers (bijv. gemfibrozil; zie rubriek 4.5).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hypotensie
Selexipag heeft vaatverwijdende eigenschappen die een daling van de bloeddruk kunnen veroorzaken. Alvorens Selexipag Abdi voor te schrijven, moeten artsen zorgvuldig overwegen of patiënten met bepaalde onderliggende aandoeningen negatieve gevolgen kunnen ondervinden van vaatverwijdende effecten (bijv. patiënten die antihypertensieve behandeling krijgen of met hypotensie in rust, hypovolemie, ernstige linkerventriculaire uitstroomobstructie of autonome disfunctie) (zie rubriek 4.8).
Hyperthyreoïdie
Bij gebruik van Selexipag Abdi is hyperthyreoïdie waargenomen. Schildklierfunctieonderzoeken worden aanbevolen afhankelijk van het klinische beeld bij tekenen of symptomen van hyperthyreoïdie (zie rubriek 4.8).
Pulmonale veno-occlusieve aandoening
Er zijn gevallen gemeld van longoedeem bij gebruik van vaatverwijders (met name prostacyclinen) bij patiënten met een pulmonale veno-occlusieve aandoening. Daarom dient de mogelijkheid van een veno-occlusieve aandoening te worden overwogen wanneer symptomen van longoedeem optreden bij patiënten met PAH die worden behandeld met Selexipag Abdi. Indien bevestigd, moet de behandeling worden gestaakt.
Ouderen (≥ 65 jaar)
Er is beperkte klinische ervaring met het gebruik van selexipag bij patiënten ouder dan 75 jaar. Daarom is voorzichtigheid geboden bij het gebruik van Selexipag Abdi in deze populatie (zie rubriek 4.2).
Leverfunctiestoornis
Er is geen klinische ervaring met selexipag bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) en daarom mag de behandeling niet bij deze patiënten worden gegeven. De blootstelling aan selexipag en zijn actieve metaboliet is verhoogd bij proefpersonen met een matige leverfunctiestoornis (Child-Pugh-klasse B; zie rubriek 5.2). Bij patiënten met een matige leverfunctiestoornis moet de totale dagelijkse dosis Selexipag Abdi worden verlaagd (zie rubriek 4.2).
Nierfunctiestoornis
Bij patiënten met een ernstige nierfunctiestoornis (eGFR < 30 ml/min/1,73 m2) is voorzichtigheid geboden tijdens dosistitratie. Er is geen ervaring met Selexipag Abdi bij patiënten die dialyse ondergaan (zie rubriek 5.2). Daarom moet Selexipag Abdi niet worden gebruikt bij deze patiënten.
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden moeten effectieve anticonceptie gebruiken tijdens het gebruik van selexipag (zie rubriek 4.6).
Selexipag Abdi bevat natrium
Elke tablet bevat 0,041 mg natrium. Dit geneesmiddel bevat minder dan 1 mmol (23 mg) natrium per tablet, dat wil zeggen in wezen ‘natriumvrij’.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Het effect van andere geneesmiddelen op selexipag
Selexipag wordt door carboxylesterases gehydrolyseerd tot zijn actieve metaboliet (zie rubriek 5.2). Selexipag en zijn actieve metaboliet ondergaan beide oxidatieve metabolisering, voornamelijk door CYP2C8 en in geringere mate door CYP3A4. De glucuronidering van de actieve metaboliet wordt gekatalyseerd door UGT1A3 en UGT2B7. Selexipag en zijn actieve metaboliet zijn substraten van OATP1B1 en OATP1B3. Selexipag is een zwak substraat van de P-gp effluxpomp. De actieve metaboliet is een zwak substraat van het borstkankerresistentie-eiwit (BCRP).
De farmacokinetiek van selexipag en zijn actieve metaboliet wordt niet beïnvloed door warfarine.
Remmers van CYP2C8
In aanwezigheid van tweemaal daags 600 mg gemfibrozil, een sterke CYP2C8-remmer, werd de blootstelling aan selexipag ongeveer 2 maal zo hoog, terwijl de blootstelling aan de actieve metaboliet die de belangrijkste bijdrage aan de werkzaamheid levert, ongeveer 11-voudig toenam. Gelijktijdige toediening van Selexipag Abdi en sterke CYP2C8-remmers (bijv. gemfibrozil) is gecontra-indiceerd (zie rubriek 4.3).
Bij gelijktijdige toediening van Selexipag Abdi en clopidogrel (laaddosis van 300 mg of onderhoudsdosis van 75 mg eenmaal daags) had een matig sterke CYP2C8-remmer geen relevant effect op de blootstelling aan selexipag, maar verhoogde de blootstelling aan de actieve metaboliet ongeveer 2,2 en 2,7 keer, na respectievelijk de laaddosis en onderhoudsdosis. De totale dagelijkse dosis van Selexipag Abdi moet worden verlaagd door elke dosis tot de helft terug te brengen wanneer gelijktijdig toegediend met matig sterke CYP2C8-remmers (bijv. clopidogrel, deferasirox, teriflunomide). Als alternatief kan een eenmaaldaagse doseringsfrequentie om de helft van de dagelijkse dosis Selexipag Abdi te verkrijgen, worden voortgezet bij patiënten die al goed onder controle zijn op een eenmaaldaagse dosering of kan eenmaaldaagse dosering worden toegepast bij patiënten voor wie de juiste doseringssterkte(n) voor tweemaal daags doseren met de halve dosis niet beschikbaar is. Wanneer gelijktijdige toediening met een matig sterke CYP2C8-remmer gestopt wordt, moet de totale dagelijkse dosis van Selexipag Abdi worden verhoogd, indien van toepassing. De maximale dosis van 1.600 microgram tweemaal daags mag niet worden overschreden (zie rubriek 4.2).
Inductoren van CYP2C8
In aanwezigheid van eenmaal daags 600 mg rifampicine, een inductor van CYP2C8 (en van
UGT-enzymen) veranderde de blootstelling aan selexipag niet, terwijl de blootstelling aan de actieve metaboliet halveerde. Aanpassing van de dosering van selexipag kan nodig zijn bij gelijktijdige toediening van inductoren van CYP2C8 (bijv. rifampicine, carbamazepine, fenytoïne).
Remmers van UGT1A3 en UGT2B7
Het effect van sterke remmers van UGT1A3 en UGT2B7 (valproïnezuur, probenecide en fluconazol) op de blootstelling aan selexipag en zijn actieve metaboliet is niet onderzocht. Voorzichtigheid is geboden bij gelijktijdige toepassing van deze geneesmiddelen en Selexipag Abdi. Een potentiële farmacokinetische interactie met sterke remmers van UGT1A3 en UGT2B7 kan niet worden uitgesloten.
Remmers en inductoren van CYP3A4
In aanwezigheid van 400 mg/100 mg lopinavir/ritonavir tweemaal daags, een sterke CYP3A4-remmer, werd de blootstelling aan selexipag ongeveer 2 maal zo hoog, terwijl de blootstelling aan de actieve metaboliet van selexipag niet veranderde. Gezien de 37 maal hogere potentie van de actieve metaboliet, is dit effect niet klinisch relevant. Aangezien een sterke remmer van CYP3A4 geen invloed had op de farmacokinetiek van de actieve metaboliet, wat erop duidt dat de CYP3A4-route niet belangrijk is voor de eliminatie van de actieve metaboliet, wordt er van CYP3A4-inductoren geen effect op de farmacokinetiek van de actieve metaboliet verwacht.
PAH-specifieke behandelingen
In het placebogecontroleerde fase 3-onderzoek bij patiënten met PAH leidde het gebruik van selexipag in combinatie met zowel een ERA als een PDE-5-remmer tot een 30% lagere blootstelling aan de actieve metaboliet.
Transporterremmers (lopinavir/ritonavir)
In de aanwezigheid van 400 mg/100 mg lopinavir/ritonavir tweemaal daags, een sterke OATP-(OATP1B1 en OATP1B3) en P-gp-remmer, werd de blootstelling aan selexipag ongeveer 2 maal zo hoog, terwijl de blootstelling aan de actieve metaboliet van selexipag niet veranderde. Gezien het feit dat het grootste deel van het farmacologische effect wordt veroorzaakt door de actieve metaboliet, is dit effect niet klinisch relevant.
Het effect van selexipag op andere geneesmiddelen
Selexipag en zijn actieve metaboliet remmen of induceren cytochroom P450-enzymen en transporteiwitten niet in klinisch relevante concentraties.
Anticoagulantia of remmers van bloedplaatjesaggregatie
In vitro is selexipag een remmer van bloedplaatjesaggregatie. In het placebogecontroleerde fase 3-onderzoek bij patiënten met PAH werd geen verhoogd bloedingsrisico vastgesteld met selexipag vergeleken met placebo, ook niet wanneer selexipag werd toegediend in combinatie met anticoagulantia (zoals heparine, anticoagulantia van het cumarinetype) of remmers van bloedplaatjesaggregatie. In een onderzoek met gezonde proefpersonen had selexipag (400 microgram tweemaal daags) geen effect op de blootstelling aan S-warfarine (CYP2C9-substraat) of R-warfarine (CYP3A4-substraat) na een eenmalige dosis van 20 mg warfarine. Selexipag had geen invloed op het farmacodynamische effect van warfarine op de internationale genormaliseerde ratio.
Midazolam
Bij steady state na optitratie naar 1.600 microgram selexipag tweemaal daags werd geen klinisch relevante verandering waargenomen in blootstelling aan midazolam, een gevoelig substraat van CYP3A4 in het maag-darmkanaal en in de lever, of aan de metaboliet 1-hydroxymidazolam. Bij gelijktijdige toediening van selexipag en CYP3A4-substraten is aanpassing van de dosering niet nodig.
Hormonale anticonceptiva
Er zijn geen specifieke geneesmiddelinteractieonderzoeken met hormonale anticonceptiva uitgevoerd. Aangezien selexipag geen invloed had op de blootstelling aan de CYP3A4-substraten midazolam en R-warfarine of het CYP2C9-substraat S-warfarine, wordt geen verminderde werkzaamheid van hormonale anticonceptiva verwacht.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens het gebruik van selexipag (zie rubriek 4.4).
Zwangerschap
Er zijn geen gegevens over het gebruik van selexipag bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit. Selexipag en zijn belangrijkste metaboliet lieten in vitro bij de diersoorten die in de reproductietoxiciteitsstudies werden gebruikt een 20 tot 80 maal lagere potentie voor de prostacycline (IP)-receptor zien dan bij de mens. Daarom zijn de veiligheidsmarges voor potentiële IP-receptor-gemedieerde effecten op de voortplanting dienovereenkomstig lager dan voor niet-IP-gerelateerde effecten (zie rubriek 5.3).
Het gebruik van Selexipag Abdi wordt niet aanbevolen tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden die geen anticonceptie gebruiken.
Borstvoeding
Het is niet bekend of selexipag/metabolieten in de moedermelk wordt/worden uitgescheiden. Bij ratten wordt/worden selexipag/metabolieten in de melk uitgescheiden (zie rubriek 5.3). Een risico voor de zuigeling kan niet worden uitgesloten. Selexipag Abdi mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar. In onderzoeken met ratten veroorzaakten hoge doses selexipag voorbijgaande verstoringen van de bronstcycli die geen invloed hadden op de vruchtbaarheid (zie rubriek 5.3). De betekenis hiervan voor de mens is niet bekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Selexipag Abdi heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. De klinische toestand van de patiënt en het bijwerkingenprofiel van selexipag (zoals hoofdpijn of hypotensie, zie rubriek 4.8) moeten in overweging worden genomen bij de beoordeling van de rijvaardigheid van de patiënt en diens vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen zijn hoofdpijn, diarree, misselijkheid en braken, kaakpijn, myalgie, pijn in de extremiteiten, artralgie en overmatig blozen. Deze reacties treden frequenter op tijdens de optitratiefase. De meeste van deze bijwerkingen zijn licht tot matig ernstig.
De veiligheid van selexipag is beoordeeld in een langlopend placebogecontroleerd Fase 3-onderzoek bij 1.156 patiënten met symptomatische PAH. De gemiddelde behandelduur was 76,4 weken (mediaan 70,7 weken) voor patiënten die selexipag kregen versus 71,2 weken (mediaan 63,7 weken) voor patiënten met placebo. De blootstelling aan selexipag was maximaal 4,2 jaar.
Tabel met bijwerkingen
De bijwerkingen die uit de klinische studie werden verkregen, zijn hieronder in tabelvorm weergegeven. De bijwerkingen zijn ingedeeld op basis van de frequenties binnen elke systeem-/orgaanklasse (SOC) en weergegeven in volgorde van afnemende ernst.
Frequenties hebben de volgende definities: zeer vaak (≥ 1/10); vaak (≥ 1/100, <1/10); soms (≥ 1/1.000,
< 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000).
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms |
|---|---|---|---|
| Bloed- en lymfestelselaandoeningen | Anemie* Hemoglobine verlaagd* | ||
| Endocriene aandoeningen | Hyperthyreoïdie* Thyroïdstimulerend hormoon verlaagd | ||
| Voedings- en stofwisselingsstoornissen | Verminderde eetlust Gewichtsvermindering | ||
| Zenuwstelselaandoeningen | Hoofdpijn* | ||
| Hartaandoeningen | Sinustachycardie* | ||
| Bloedvataandoeningen | Overmatig blozen* | Hypotensie* | |
| Ademhalingsstelsel-, borstkas-en mediastinumaandoeningen | Nasofaryngitis (van niet-infectieuze oorsprong) | Neusverstopping | |
| Maagdarmstelselaandoeningen | Diarree* Braken* Nausea* | Abdominale pijn Dyspepsie* | |
| Huid- en onderhuidaandoeningen | Rash Urticaria Erytheem Angio-oedeem† | ||
| Skeletspierstelsel- en bindweefselaandoeningen | Kaakpijn* Myalgie* Artralgie* Pijn in extremiteit* | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pijn |
* Zie de rubriek ‘Beschrijving van geselecteerde bijwerkingen’.
† Gevallen van angio-oedeem zijn gemeld in post-marketingervaring waarbij de tijd tot optreden kan oplopen tot meer dan 30 dagen na start van de behandeling.
Beschrijving van geselecteerde bijwerkingen
Farmacologische effecten geassocieerd met titratie en onderhoudsbehandeling
Bijwerkingen geassocieerd met het werkingsmechanisme van selexipag werden vaak waargenomen, met name tijdens de fase van geïndividualiseerde dosistitratie, en zijn weergegeven in de tabel hieronder:
| Geassocieerde prostacycline-achtige bijwerkingen | Titratie | Onderhoud | |||
|---|---|---|---|---|---|
| Selexipag | Placebo | Selexipag | Placebo | ||
| Hoofdpijn | 64% | 28% | 40% | 20% | |
| Diarree | 36% | 12% | 30% | 13% | |
| Nausea | 29% | 13% | 20% | 10% | |
| Kaakpijn | 26% | 4% | 21% | 4% | |
| Myalgie | 15% | 5% | 9% | 3% | |
| Pijn in extremiteit | 14% | 5% | 13% | 6% | |
| Braken | 14% | 4% | 8% | 6% | |
| Overmatig blozen | 11% | 4% | 10% | 3% | |
| Artralgie | 7% | 5% | 9% | 5% | |
Deze effecten zijn doorgaans voorbijgaand of beheersbaar met symptomatische behandeling. Van de patiënten die selexipag gebruikten, staakte 7,5% de behandeling vanwege deze bijwerkingen. Het geschatte percentage ernstige bijwerkingen was 2,3% in de selexipaggroep en 0,5% in de placebogroep. In de klinische praktijk is waargenomen dat gastro-intestinale gebeurtenissen reageerden op geneesmiddelen tegen diarree, braken en misselijkheid en/of geneesmiddelen voor functionele gastro-intestinale aandoeningen. Gebeurtenissen geassocieerd met pijn werden vaak behandeld met analgetica (zoals paracetamol).
Hemoglobinedaling
In een placebogecontroleerd fase 3-onderzoek bij patiënten met PAH waren bij regelmatige bezoeken de gemiddelde absolute veranderingen in hemoglobine ten opzichte van de uitgangssituatie -0,21tot -0,01 mmol/l (-0,34 tot -0,02 g/dl) in de selexipaggroep tegenover -0,03 tot 0,16 mmol/l (-0,05 tot 0,25 g/dl) in de placebogroep. Een daling van het hemoglobinegehalte vanaf de uitgangssituatie tot minder dan 6,2 mmol/l (10 g/dl) werd gemeld bij 8,6% van de met selexipag behandelde patiënten en bij 5,0% van de met placebo behandelde patiënten.
In een placebogecontroleerd fase 3-onderzoek bij patiënten met nieuw gediagnosticeerde PAH waren bij regelmatige bezoeken de gemiddelde absolute veranderingen in hemoglobine ten opzichte van de uitgangssituatie -1,10 tot -0,78 mmol/l (-1,77 tot -1,26 g/dl) in de groep met tripeltherapie (selexipag, macitentan, tadalafil) tegenover -1,00 tot 0,79 mmol/l (-1,61 tot -1,28 g/dl) in de groep met duotherapie (placebo, macitentan en tadalafil). Een daling van het hemoglobinegehalte vanaf de uitgangssituatie tot minder dan 6,2 mmol/l (10 g/dl) werd gemeld bij 19,0% van de patiënten in de groep met tripeltherapie en bij 14,5% in de groep met duotherapie. Anemie werd gerapporteerd met de frequentie ‘zeer vaak’ (13,4%) in de groep met tripeltherapie tegenover ‘vaak’ (8,3%) in de groep met duotherapie.
Schildklierfunctieonderzoeken
In een placebogecontroleerd fase 3-onderzoek bij patiënten met PAH werd bij 1,6% van de patiënten in de selexipag-groep hyperthyreoïdie gemeld tegenover geen enkel geval in de placebogroep (zie rubriek 4.4). Bij de meeste bezoeken in de selexipag-groep werd er een daling (tot -0,3 mU/l vanaf een mediane waarde bij de uitgangssituatie van 2,5 mU/l) van mediaan thyroïdstimulerend hormoon waargenomen. In de placebogroep was weinig verandering in de mediane waarden aanwijsbaar. In geen van beide groepen waren er gemiddelde veranderingen in tri-joodthyronine of thyroxine.
Verhoogde hartslagfrequentie
In het placebogecontroleerde fase 3-onderzoek bij patiënten met PAH werd 2-4 uur na dosisinname een voorbijgaande toename in gemiddelde hartslagfrequentie van 3-4 slagen per minuut (bpm) waargenomen. Elektrocardiografie liet sinustachycardie zien bij 11,3% van de patiënten in de selexipag-groep tegenover 8,8% in de placebogroep (zie rubriek 5.1).
Hypotensie
In de placebogecontroleerde fase 3-onderzoek bij patiënten met PAH werd bij 5,8% van de patiënten in de selexipag-groep hypotensie gemeld, tegenover 3,8% in de placebogroep. Gemiddelde absolute veranderingen in de systolische bloeddruk varieerden op regelmatige bezoeken van -2,0 tot -1,5 mmHg ten opzichte van de uitgangssituatie in the selexipag-groep, tegenover -1,3 tot 0,0 mmHg in de placebogroep. De veranderingen in de diastolische bloeddruk varieerden van -1,6 tot -0,1 mmHg in de selexipag-groep, tegenover -1,1 tot 0,3 mmHg in de placebogroep. Afname van de systolische bloeddruk tot onder 90 mmHg werd genoteerd bij 9,7% van de patiënten in de selexipag-groep, tegenover 6,7% in de placebogroep.
Dyspepsie
In een placebogecontroleerd fase 3-onderzoek bij patiënten met nieuw gediagnosticeerde PAH werd dyspepsie gemeld met de frequentie ‘zeer vaak’ (16,8%) bij patiënten die tripeltherapie kregen (selexipag, macitentan, tadalafil) tegenover ‘vaak’ (8,3%) bij patiënten die duotherapie kregen (placebo, macitentan en tadalafil).
Veiligheid op lange termijn
Van de 1.156 patiënten die deelnamen aan de registratiestudie werden er 709 geïncludeerd in een langdurige open-label extensiestudie (330 patiënten die doorgingen met selexipag vanuit de GRIPHON-studie en 379 patiënten die in de GRIPHON-studie placebo kregen en overstapten op selexipag). Langdurige opvolging van patiënten behandeld met selexipag met een mediane behandelduur van 30,5 maand en met een maximale behandelduur tot 103 maanden liet een veiligheidsprofiel zien dat gelijk was aan dat wat was waargenomen in de bovenbeschreven registratiestudie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl
4.9 Overdosering
Er werden geïsoleerde gevallen van overdosering tot 3.200 microgram bij volwassenen gemeld. Lichte, voorbijgaande misselijkheid was het enige gemelde gevolg. In het geval van overdosering moeten indien nodig ondersteunende maatregelen worden genomen. Dialyse is waarschijnlijk niet effectief aangezien selexipag en zijn actieve metaboliet sterk aan eiwitten binden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antitrombotische middelen, bloedplaatjesaggregatieremmers uitgezonderd heparine, ATC-code: B01AC27
Werkingsmechanisme
Selexipag is een selectieve IP-receptoragonist die verschilt van prostacycline en zijn analoga. Selexipag wordt door carboxylesterases gehydroliseerd tot zijn actieve metaboliet, die ongeveer 37 maal krachtiger is dan selexipag. Selexipag en de actieve metaboliet zijn IP-receptoragonisten met een hoge affiniteit, en met een hoge selectiviteit voor de IP-receptor versus andere prostanoïdereceptoren (EP1-EP4, DP, FP en TP). Selectiviteit tegen EP1, EP3, FP en TP is belangrijk omdat dit goed beschreven contractiele receptoren zijn in het maag-darmkanaal en de bloedvaten. Selectiviteit tegen EP2, EP4 en DP1 is belangrijk omdat deze receptoren betrokken zijn bij immuunonderdrukkende effecten.
Stimulatie van de IP-receptor door selexipag en de actieve metaboliet leidt tot vaatverwijdende, maar ook antiproliferatieve en antifibrotische effecten. Selexipag verhindert cardiale en pulmonale remodellering in een rattenmodel voor PAH en veroorzaakt proportionele dalingen in pulmonale en perifere druk, hetgeen erop duidt dat perifere vasodilatatie een weerspiegeling vormt van pulmonale farmacodynamische werkzaamheid. In vitro veroorzaakt selexipag geen desensibilisatie van de
IP-receptor en in een rattenmodel ook geen tachyfylaxie.
Farmacodynamische effecten
Cardiale elektrofysiologie
In een gedegen QT-onderzoek met gezonde volwassen proefpersonen lieten herhaalde doses van 800 en 1.600 microgram selexipag tweemaal daags geen effect zien op cardiale repolarisatie (QTc-interval) of geleiding (PR- en QRS-intervallen), en hadden ze een licht versnellend effect op de hartslagfrequentie (de placebogecorrigeerde, voor de uitgangssituatie aangepaste toename van de hartslagfrequentie bereikte 1,5 tot 3 uur na toediening van 800 microgram selexipag 6-7 bpm en
9-10 bpm op dezelfde tijdpunten na toediening van 1.600 microgram selexipag).
Stollingsfactoren
In fase 1- en 2-onderzoeken werd met selexipag een lichte daling van de vonwillebrandfactor (vWF)-plasmaspiegels waargenomen; de vWF-waarden bleven boven de ondergrens van de normaalwaarden.
Pulmonale hemodynamiek
In een dubbelblind, placebogecontroleerd klinisch fase 2-onderzoek werden de hemodynamische variabelen onderzocht na 17 weken behandeling bij volwassen patiënten met PAH WHO FC II-III die gelijktijdig ERA’s en/of PDE-5-remmers kregen. Patiënten bij wie selexipag werd getitreerd naar een individueel verdragen dosis (in stappen van 200 microgram tweemaal daags tot 800 microgram tweemaal daags; N = 33) bereikten een statistisch significante gemiddelde afname van de pulmonale vaatweerstand met 30,3% (95%-betrouwbaarheidsinterval [BI]: -44,7%; -12,2%; p = 0,0045) en een toename van de hartindex (gemiddeld behandeleffect) met 0,48 l/min/m2 (95%-BI: 0,13; 0,83) vergeleken met placebo (N = 10).
Klinische werkzaamheid en veiligheid
Werkzaamheid bij volwassen patiënten met PAH (GRIPHON)
Het effect van selexipag op de progressie van PAH werd aangetoond in een multicenter, langlopend (maximale blootstellingsduur ongeveer 4,2 jaar), dubbelblind, placebogecontroleerd, gebeurtenisgedreven fase 3-onderzoek met parallelle groepen (GRIPHON) met 1.156 patiënten met symptomatische PAH (WHO FC I-IV). Patiënten werden gerandomiseerd naar placebo (N = 582) of selexipag (N = 574) tweemaal daags. De dosis werd in wekelijkse intervallen verhoogd in stappen van 200 microgram tweemaal daags om de geïndividualiseerde onderhoudsdosis te bepalen (200-1.600 microgram tweemaal daags).
Het primaire eindpunt van het onderzoek was de tijd tot het eerste optreden van een gebeurtenis van morbiditeit of mortaliteit tot aan het einde van de behandeling, gedefinieerd als samengesteld eindpunt bestaande uit overlijden (ongeacht de oorzaak); of ziekenhuisopname vanwege PAH; of progressie van PAH leidend tot de noodzaak van een longtransplantatie of atriale ballonseptostomie; of instelling van parenterale behandeling met een prostanoïde of chronische zuurstoftherapie; of andere ziekteprogressievoorvallen (patiënten met WHO FC II of III in de uitgangssituatie) bevestigd aan de hand van een afname van de afstand bij de 6-minutenwandeltest (6MWD) vanaf de uitgangssituatie
(≥ 15%) en verergering van WHO FC of (patiënten met WHO FC III of IV in de uitgangssituatie) bevestigd aan de hand van een afname van de afstand bij de 6MWD vanaf de uitgangssituatie (≥ 15%) en de noodzaak van een aanvullende PAH-specifieke behandeling.
Alle voorvallen werden bevestigd door een onafhankelijke beoordelingscommissie die was geblindeerd voor de toegewezen behandeling.
De gemiddelde leeftijd was 48,1 jaar (spreiding 18-80 jaar) waarbij de meeste proefpersonen blank (65,0%) en vrouw waren (79,8%). 17,9% van de patiënten was ≥ 65 en 1,1% ≥ 75 jaar oud. Ongeveer 1%, 46%, 53% en 1% van de patiënten had PAH geclassificeerd als respectievelijk WHO FC I, II, III en IV in de uitgangssituatie.
Idiopathische of erfelijke PAH was de meest voorkomende etiologie binnen de onderzoekspopulatie (58%), gevolgd door PAH als gevolg van bindweefselaandoeningen (29%), PAH geassocieerd met gecorrigeerde ongecompliceerde congenitale hartziekte (10%) en PAH geassocieerd met een andere etiologie (geneesmiddelen en toxinen [2%] en HIV [1%]).
In de uitgangssituatie werd het merendeel van de geïncludeerde patiënten (80%) behandeld met een vaste dosis van een specifieke behandeling tegen PAH, hetzij een ERA (15%), of een PDE-5-remmer (32%), of zowel een ERA als een PDE-5-remmer (33%).
De totale mediane dubbelblinde behandelduur bedroeg 63,7 weken voor de placebogroep en 70,7 weken voor de selexipaggroep. Van de patiënten met selexipag bereikte 23% onderhoudsdoses van 200-400 microgram, 31% bereikte doses van 600-1.000 microgram en 43% doses van 1.200-1.600 microgram.
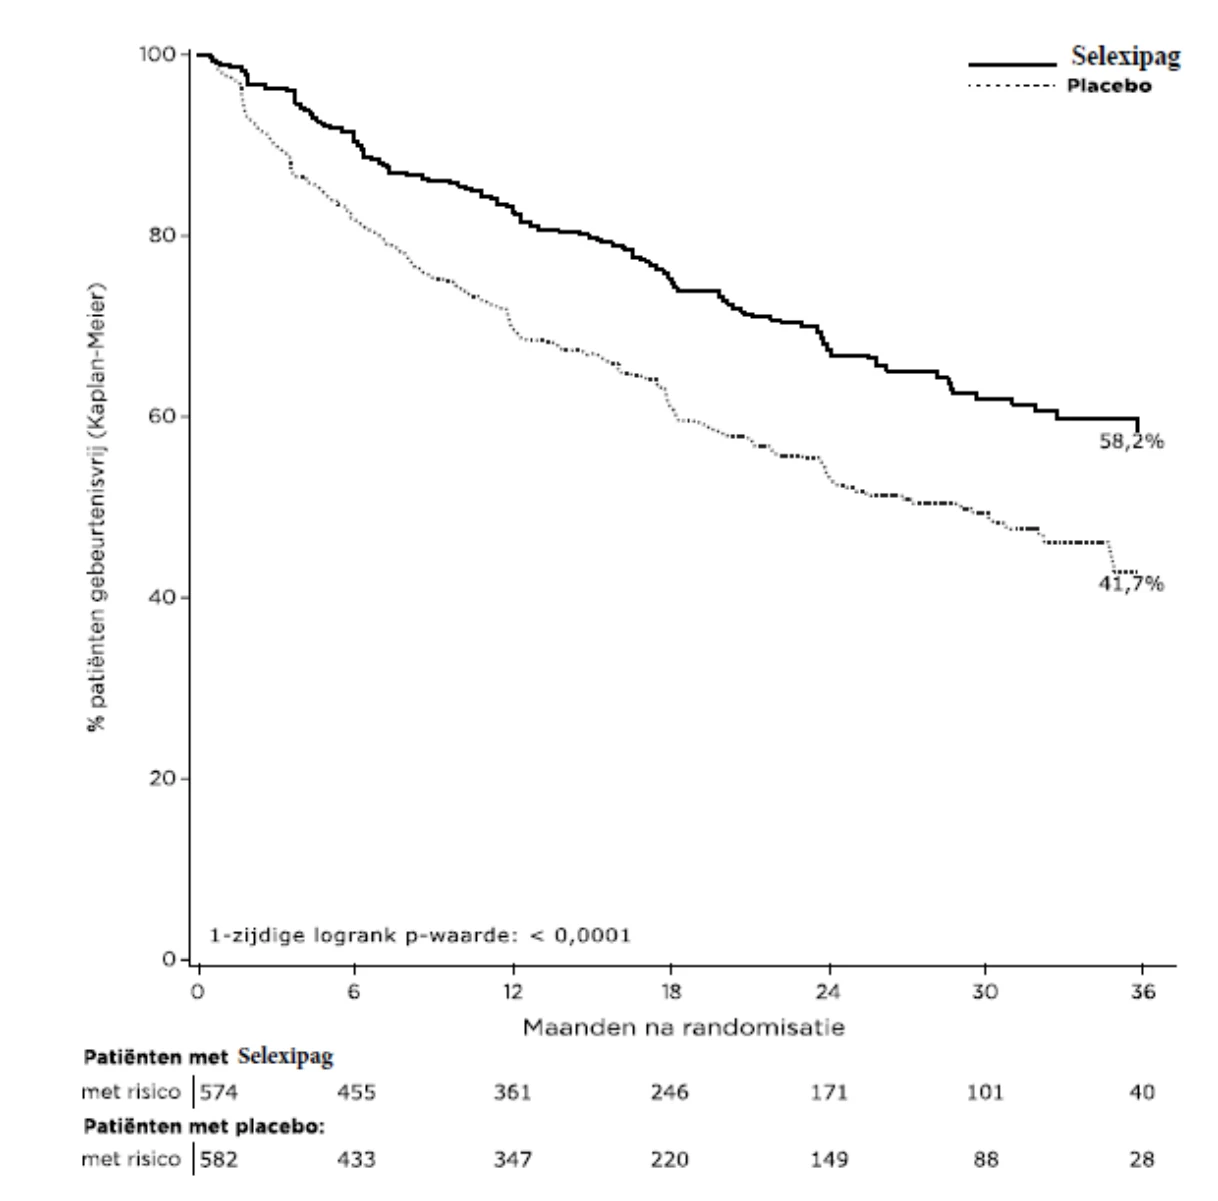
Behandeling met 200-1.600 microgram selexipag tweemaal daags leidde tot een verlaging van het optreden van gebeurtenissen van morbiditeit of mortaliteit tot 7 dagen na de laatste dosis van 40% (risicoratio [HR] 0,60; 99%-BI: 0,46; 0,78; 1-zijdige log-rank p-waarde < 0,0001) vergeleken met placebo (figuur 1). Het gunstige effect van selexipag was voornamelijk toe te schrijven aan een afname van ziekenhuisopnamen vanwege PAH en van andere ziekteprogressievoorvallen (tabel 1).
Figuur 1 Kaplan-Meier-schattingen van eerste morbiditeit-mortaliteitsvoorval
Tabel 1 Samenvatting van de resultaten
| Eindpunten & statistieken | Patiënten met een gebeurtenis | Vergelijking van behandelingen: selexipag vs. placebo | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
Placebo (N = 58 2) | Selexipag (N = 574) | Absolute risico-reductie | Relatieve risicoreductie (99%-BI) | HR (99%-BI) | p-waarde | |||||||
Morbiditeit-mortaliteits- voorval a | 58,3% | 41,8% | 16,5% | 40% (22%; 54%) | 0,60 (0,46; 0,78) | < 0,0001 | ||||||
Verblijf in het ziekenhuis vanwege PAH b n (%) | 109 (18,7%) | 78 (13,6%) | 5,1% | 33% (2%; 54%) | 0,67 (0,46; 0,98) | 0,04 | ||||||
Ziekteprogressie b n (%) | 100 (17,2%) | 38 (6,6%) | 10,6% | 64% (41%; 78%) | 0,36 (0,22; 0,59) | < 0,0001 | ||||||
i.v./s.c. Instelling van behandeling met een prostanoïde- of zuurstoftherapie b c n (%) | 15 (2,6%) | 11 (1,9%) | 0,7% | 32% (-90%; 76%) | 0,68 (0,24; 1,90) | 0,53 | ||||||
Overlijden tot EOT + 7 dagen d n (%) | 37 (6,4%) | 46 (8,0%) | -1,7% | -17% (-107%; 34%) | 1,17 (0,66; 2,07) | 0,77 | ||||||
Overlijden tot afsluiting onderzoek d n (%) | 105 (18,0%) | 100 (17,4%) | 0,6% | 3% (-39%; 32%) | 0,97 (0,68; 1,39) | 0,42 | ||||||
BI = betrouwbaarheidsinterval; EOT = einde van de behandeling; HR = risicoratio (hazard ratio); i.v. = intraveneus; PAH = pulmonale arteriële hypertensie; s.c. = subcutaan.
- (a) % patiënten met een voorval na 36 maanden = 100 × (1 – Kaplan-Meierschatting); risicoratio geschat op grond van het Cox-proportioneel-risicomodel; niet-gestratificeerde 1-zijdige logrank p waarde
- (b) % patiënten met een gebeurtenis als onderdeel van het primaire eindpunt tot EOT + 7 dagen; risicoratio geschat op grond van de methode van Aalen en Johansen; 2-zijdige p waarde met gebruikmaking van de test van Gray
- (c) inclusief ‘noodzaak van longtransplantatie of atriale septostomie’ (1 patiënt met selexipag en 2 met placebo)
- (d) % patiënten met een gebeurtenis tot EOT + 7 dagen of tot afsluiting van het onderzoek; risicoratio geschat op grond van het Cox-proportioneel-risicomodel; niet-gestratificeerde 1-zijdige logrank p-waarde
De numerieke toename van overlijden tot het einde van de behandeling + 7 dagen maar niet tot afsluiting van het onderzoek werd verder onderzocht met mathematische modellen, waaruit bleek dat de onbalans in overlijden consistent is met de veronderstelling van een neutraal effect op PAH-sterfte en vermindering van niet-fatale voorvallen.
Het waargenomen effect van selexipag versus placebo op het primaire eindpunt was consistent bij de geïndividualiseerde onderhoudsdosis zoals aangegeven door de risicoratio voor de drie vooraf gedefinieerde categorieën (0,60 voor 200-400 microgram tweemaal daags, 0,53 voor 600-1.000 microgram tweemaal daags en 0,64 voor 1.200-1.600 microgram tweemaal daags), wat consistent was met het algehele behandeleffect (0,60).
De werkzaamheid van selexipag op het primaire eindpunt was consistent in subgroepen van leeftijd, geslacht, ras, etiologie, geografisch gebied, WHO FC, en als monotherapie of in combinatie met een ERA of een PDE-5-remmer of drievoudige combinatie met zowel een ERA als een PDE-5-remmer.
De tijd tot PAH-gerelateerd overlijden of ziekenhuisopname vanwege PAH werd beoordeeld als een secundair eindpunt. Het risico op een gebeurtenis voor dit eindpunt was bij patiënten met selexipag 30% lager dan bij patiënten met placebo (HR 0,70, 99%-BI: 0,50; 0,98; 1-zijdige logrank p = 0,0031). Het percentage patiënten met een gebeurtenis op maand 36 bedroeg respectievelijk 28,9% en 41,3% in de groep met selexipag en de placebogroep, met een absolute risicoreductie van 12,4%.
Het aantal patiënten dat als eerste gebeurtenis overleed door PAH of in het ziekenhuis werd opgenomen vanwege PAH tot aan het einde van de behandeling was 102 (17,8%) in de selexipaggroep en 137 (23,5%) in de placebogroep. Overlijden door PAH als onderdeel van het eindpunt werd waargenomen bij 16 (2,8%) patiënten met selexipag en bij 14 (2,4%) patiënten met placebo.
Ziekenhuisopname vanwege PAH werd waargenomen bij 86 (15,0%) patiënten met selexipag en bij 123 (21,1%) patiënten met placebo. Selexipag verlaagde het risico op ziekenhuisopname vanwege PAH als eerste uitkomstgebeurtenis vergeleken met placebo (HR 0,67, 99%-BI: 0,46; 0,98; 1-zijdige logrank p = 0,04).
Het totale aantal sterfgevallen ongeacht de oorzaak tot aan het einde van het onderzoek bedroeg
100 (17,4%) in de selexipaggroep en 105 (18,0%) in de placebogroep (HR 0,97, 99%-BI: 0,68; 1,39).
Het aantal sterfgevallen door PAH tot aan het einde van het onderzoek bedroeg 70 (12,2%) in de selexipaggroep en 83 (14,3%) in de placebogroep.
Symptomatische eindpunten
Inspanningscapaciteit werd beoordeeld als een secundair eindpunt. De mediane 6MWD in de uitgangssituatie bedroeg respectievelijk 376 m (spreiding: 90-482 m) en 369 m (spreiding: 50-515 m) voor patiënten met selexipag en die met placebo. Behandeling met selexipag leidde tot een placebogecorrigeerd mediaan effect van 12 m op week 26 (99%-BI: 1; 24 m; 1-zijdige
p-waarde = 0,0027) op de 6MWD gemeten bij de dalwaarde (d.w.z. ongeveer 12 uur na dosistoediening). Bij patiënten zonder gelijktijdige PAH-specifieke behandeling was het placebogecorrigeerde behandeleffect 34 m (99%-BI: 10; 63 m) gemeten bij de dalwaarde.
De kwaliteit van leven werd beoordeeld in een subgroep patiënten in het GRIPHON-onderzoek aan de hand van de Cambridge Pulmonary Hypertension Outcome Review-vragenlijst
(CAMPHOR-vragenlijst). Er was geen significant behandeleffect vanaf de uitgangssituatie tot week 26.
Langetermijngegevens bij PAH
Patiënten die werden geïncludeerd in de registratiestudie (GRIPHON) kwamen in aanmerking om deel te nemen aan een langdurige open-label extensiestudie. In totaal werden er in de GRIPHON-studie 574 patiënten behandeld met selexipag; hiervan gingen 330 patiënten door met de selexipag-behandeling in de open-label extensiestudie. De mediane follow-up-duur was 4,5 jaar en de mediane blootstelling aan selexipag was 3 jaar. Tijdens de follow-up werd er bij 28,4% van de patiënten minimaal één ander PAH-geneesmiddel aan selexipag toegevoegd. Het grootste deel van de behandelingsblootstelling (86,3%) bij alle 574 patiënten was echter opgebouwd zonder toevoeging van een nieuw PAH-geneesmiddel. Kaplan-Meier-schattingen van de overleving van deze 574 patiënten in de GRIPHON-studie zelf en de langdurige extensiestudie na 1, 2, 5 en 7 jaar waren respectievelijk 92%, 85%, 71% en 63%. De overleving na 1, 2, 5 en 7 jaar voor 273 patiënten met WHO FC II op baseline van de registratiestudie was respectievelijk 97%, 91%, 80% en 70%. Voor 294 patiënten met WHO FC III op baseline was dit respectievelijk 88%, 80%, 62% en 56%. Aangezien er bij een klein deel van de patiënten aanvullende PAH-behandeling was geïnitieerd en aangezien er in de extensiestudie geen controlegroep was, kan het overlevingsvoordeel van selexipag niet aan de hand van deze gegevens worden bevestigd.
Initiële tripel-combinatiebehandeling met selexipag, macitentan en tadalafil bij patiënten met nieuw gediagnosticeerde PAH
In een dubbelblind, placebogecontroleerd onderzoek werden in totaal 247 patiënten met nieuw gediagnosticeerde PAH gerandomiseerd om het behandelingseffect te onderzoeken van initiële tripeltherapie (selexipag, macitentan en tadalafil) (N = 123) versus initiële duotherapie (placebo, macitentan en tadalafil) (N = 124).
Het primaire eindpunt, verandering in pulmonale vaatweerstand (PVR) in week 26 ten opzichte van baseline, vertoonde geen statistisch significant verschil tussen de groepen, terwijl in beide behandelgroepen een verbetering ten opzichte van baseline werd aangetoond (relatieve afname met 54% in de groep met initiële tripeltherapie tegenover 52% in de groep met initiële duotherapie).
In de loop van een mediane follow-up van 2 jaar overleden er 4 (3,4%) patiënten in de tripeltherapiegroep en 12 (9,4%) patiënten in de duotherapiegroep.
Pediatrische patiënten
Interim-gegevens over werkzaamheid en veiligheid bij pediatrische patiënten met PAH (SALTO)
De werkzaamheid en veiligheid bij pediatrische patiënten in de leeftijd van ≥ 2 tot < 18 jaar met PAH werd op beschrijvende wijze beoordeeld in een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd fase 3-onderzoek met parallelle groepen (SALTO). In totaal werden
138 patiënten 1:1 gerandomiseerd naar het tweemaal daags krijgen van ofwel selexipag (N = 69) ofwel placebo (N = 69). De dosis van 100, 150 of 200 microgram selexipag werd opgetitreerd naar 800,
1.200 of 1.600 microgram tweemaal daags op basis van de gewichtscategorie en verdraagbaarheid (zie rubriek 5.2). De interim-analyse werd uitgevoerd toen 92 patiënten een behandelduur van 24 weken hadden bereikt.
Het primaire studie-eindpunt was de tijd tot de eerste door het Clinical Events Committee (CEC) bevestigde ziekteprogressie tot 7 dagen na de laatste dosis van de studiebehandeling. Secundaire en verkennende eindpunten omvatten veiligheid en verdraagbaarheid, verandering in 6MWD, WHO FC en in gegevens over N-terminaal prohormoon van brain natriuretic peptide (NT-proBNP), echocardiografie, fysieke activiteit en metingen van de kwaliteit van leven.
Over het geheel genomen was de mediane behandelduur 50 weken en ongeveer 50% van de patiënten bereikte een behandelduur van 12 maanden. De meerderheid van de patiënten had idiopathische PAH (55,8%), gebruikte achtergrond-combinatietherapie (74,6%) en had PAH geclassificeerd als
WHO FC II (76,8%). De gemiddelde leeftijd was 11,8 jaar (spreiding 3–18 jaar).
Door het CEC bevestigde voorvallen van ziekteprogressie werden gemeld bij 16 (23,2%) patiënten in de selexipag-groep en bij 11 (15,9%) patiënten in de placebogroep.
De aard van de gemelde bijwerkingen kwam overeen met het bekende veiligheidsprofiel van selexipag (voornamelijk gekenmerkt door geassocieerde prostacycline-achtige bijwerkingen; zie rubriek 4.8) en met de verwachte voorvallen in een populatie van patiënten met PAH, waaronder bijwerkingen in verband met PAH-ziekteprogressie. Tijdens de titratieperiode werd de bijwerking braken met een hogere frequentie gemeld (19 [27,5%] in de selexipag-groep en 5 [7,2%] in de placebogroep) in vergelijking met volwassenen (zie rubriek 4.8). PAH-ziekteprogressie was de vaakst gemelde ernstige bijwerking, bij 8 (11,6%) patiënten in de selexipag-groep vergeleken met 4 (5,8%) in de placebogroep. Het totale aantal sterfgevallen door alle oorzaken was 7 (10,1%) in de selexipag-groep en 5 (7,2%) in de placebogroep, waarvan er 5 (7,2%) en 3 (4,3%) optraden tijdens behandeling met respectievelijk selexipag en placebo. Op één na hielden alle sterfgevallen verband met PAH.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van selexipag en zijn actieve metaboliet zijn voornamelijk onderzocht bij gezonde proefpersonen. De farmacokinetiek van selexipag en de actieve metaboliet was, zowel na enkelvoudige als meervoudige dosistoediening, dosisevenredig tot een eenmalige dosis van
800 microgram en meerdere doses tot 1.800 microgram tweemaal daags. Na meervoudige dosistoediening werd steady state van selexipag en de actieve metaboliet binnen 3 dagen bereikt. Na meervoudige dosistoediening trad geen accumulatie van de moederverbinding of de actieve metaboliet in plasma op.
Bij gezonde proefpersonen was de interindividuele variabiliteit in blootstelling (oppervlakte onder de curve over een toedieningsinterval) bij steady state respectievelijk 43% en 39% voor selexipag en de actieve metaboliet. Intra-individuele variabiliteit in blootstelling was respectievelijk 24% en 19% voor selexipag en de actieve metaboliet.
Blootstelling aan selexipag en de actieve metaboliet bij steady state was bij PAH-patiënten en gezonde proefpersonen vergelijkbaar. De farmacokinetiek van selexipag en de actieve metaboliet bij
PAH-patiënten werd niet beïnvloed door de ernst van de ziekte en veranderde na verloop van tijd niet.
Absorptie
Selexipag wordt snel geabsorbeerd en wordt door carboxylesterases gehydrolyseerd tot zijn actieve metaboliet.
De maximaal waargenomen plasmaconcentraties van selexipag en zijn actieve metaboliet na orale toediening worden binnen respectievelijk 1-3 uur en 3-4 uur bereikt.
De absolute biologische beschikbaarheid van selexipag bij de mens bedraagt ongeveer 49%. Dit wordt waarschijnlijk veroorzaakt door een first-pass-effect van selexipag, aangezien plasmaconcentraties van de actieve metaboliet na toediening van dezelfde orale en intraveneuze dosis vergelijkbaar zijn.
In aanwezigheid van voedsel was de blootstelling aan selexipag na een eenmalige dosis van
400 microgram 10% hoger bij blanke proefpersonen en 15% lager bij Japanse proefpersonen, terwijl blootstelling aan de actieve metaboliet 27% (blanke proefpersonen) en 12% (Japanse proefpersonen) lager was. In nuchtere toestand maakten meer proefpersonen na toediening melding van bijwerkingen dan in gevoede toestand.
Distributie
Selexipag en zijn actieve metaboliet binden sterk aan plasma-eiwitten (ongeveer 99% in totaal en in dezelfde mate aan albumine en aan alfa-1-zuur-glycoproteïne). Het verdelingsvolume van selexipag bij steady state is 11,7 liter.
Biotransformatie
Selexipag wordt gehydrolyseerd tot zijn actieve metaboliet door carboxylesterases in de lever en in de darm. Oxidatieve metabolisering, voornamelijk gekatalyseerd door CYP2C8 en in geringere mate door CYP3A4, leidt tot de vorming van gehydroxyleerde en gedealkyleerde producten. UGT1A3 en UGT2B7 spelen een rol bij de glucuronidering van de actieve metaboliet. Met uitzondering van de actieve metaboliet maakt geen van de circulerende metabolieten in humaan plasma meer dan 3% uit van het totale geneesmiddelgerelateerde materiaal. Na orale toediening is zowel bij gezonde proefpersonen als bij PAH-patiënten bij steady state de blootstelling aan de actieve metaboliet ongeveer 3 tot 4 maal hoger dan die aan de moederverbinding.
Eliminatie
Eliminatie van selexipag vindt voornamelijk plaats via metabolisering met een gemiddelde terminale halfwaardetijd van 0,8-2,5 uur. De actieve metaboliet heeft een halfwaardetijd van 6,2-13,5 uur. De totale klaring van selexipag uit het lichaam bedraagt 17,9 l/uur. Uitscheiding bij gezonde proefpersonen was 5 dagen na toediening volledig en vond voornamelijk plaats via feces (93% van de toegediende dosis) versus 12% in urine.
Speciale patiëntengroepen
Er zijn geen klinisch relevante effecten van geslacht, ras, leeftijd of lichaamsgewicht op de farmacokinetiek van selexipag en zijn actieve metaboliet waargenomen bij gezonde proefpersonen of PAH-patiënten.
Pediatrische patiënten
De farmacokinetiek van selexipag bij pediatrische patiënten in de leeftijd van ≥ 2 tot < 18 jaar met PAH werd onderzocht in de open-label, éénarmige fase 2-studie (AC-065A203 [N = 62]) en in SALTO [N = 36] (zie rubriek 5.1).
Pediatrische patiënten kregen selexipag toegediend in een aanvangsdosis van 100 microgram tweemaal daags (lichaamsgewicht ≥ 9 kg en < 25 kg), 150 microgram tweemaal daags (lichaamsgewicht ≥ 25 kg en < 50 kg) en 200 microgram tweemaal daags (lichaamsgewicht ≥ 50 kg). De dosis werd opgetitreerd tot de hoogste individueel verdragen dosis tot een maximum van
800 microgram tweemaal daags (lichaamsgewicht ≥ 9 kg en < 25 kg), 1.200 microgram tweemaal daags (lichaamsgewicht ≥ 25 kg en < 50 kg) en 1.600 microgram tweemaal daags (lichaamsgewicht
≥ 50 kg). Het toegepaste, op het lichaamsgewicht gebaseerde doseringsschema resulteerde in een gecombineerde blootstelling aan selexipag en zijn actieve metaboliet die vergelijkbaar is met die waargenomen bij volwassen patiënten.
Nierfunctiestoornis
Een 1,4 tot 1,7 maal hogere blootstelling (maximale plasmaconcentratie en oppervlakte onder de plasmaconcentratie-tijdcurve) aan selexipag en zijn actieve metaboliet werd waargenomen bij proefpersonen met een ernstige nierfunctiestoornis (eGFR < 30 ml/min/1,73 m2).
Leverfunctiestoornis
Bij proefpersonen met een lichte (Child-Pugh-klasse A) of matige (Child-Pugh-klasse B) leverfunctiestoornis was de blootstelling aan selexipag respectievelijk 2 en 4 maal hoger dan bij gezonde proefpersonen. Blootstelling aan de actieve metaboliet bleef vrijwel onveranderd bij proefpersonen met een lichte leverfunctiestoornis en was tweemaal zo hoog bij proefpersonen met een matige leverfunctiestoornis. Slechts twee proefpersonen met een ernstige (Child-Pugh-klasse C) leverfunctiestoornis kregen selexipag toegediend. Blootstelling aan selexipag en zijn actieve metaboliet bij deze twee proefpersonen kwam overeen met die bij proefpersonen met een matige (Child--Pugh-klasse B) leverfunctiestoornis.
Op grond van modellering en simulatiegegevens uit een onderzoek bij proefpersonen met een leverfunctiestoornis, is de blootstelling aan selexipag bij steady state bij proefpersonen met een matige leverfunctiestoornis (Child-Pugh-klasse B) bij een behandelschema met eenmaaldaagse toediening naar verwachting ongeveer 2 maal zo hoog als bij gezonde proefpersonen bij een behandelschema met tweemaaldaagse toediening. De blootstelling aan de actieve metaboliet bij steady state bij deze patiënten bij een behandelschema met eenmaaldaagse toediening komt naar verwachting overeen met die bij gezonde proefpersonen bij een behandelschema met tweemaaldaagse toediening. Proefpersonen met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) lieten een vergelijkbare voorspelde blootstelling bij steady state zien als proefpersonen met een matige leverfunctiestoornis bij een behandelschema met eenmaaldaagse toediening.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In onderzoeken naar herhaalde-dosistoxiciteit met knaagdieren induceerde een sterke bloeddrukdaling als gevolg van versterkte farmacologie voorbijgaande klinische verschijnselen en verminderde deze voedselinname en gewichtstoename. Bij volwassen en juveniele honden werden het darmkanaal en bot/beenmerg geïdentificeerd als de voornaamste doelorganen na behandeling met selexipag. In juveniele honden werd vertraging van de sluiting van de femorale en/of tibiale epifysaire groeiplaat waargenomen. Er werd geen niveau zonder waarneembaar ongewenst effect (no-observed-adverse-effect level, NOAEL) vastgesteld. Bij juveniele honden werd sporadisch intussusceptie als gevolg van prostacyclinegerelateerde effecten op de darmmotiliteit waargenomen. De voor potentie voor de
IP-receptor aangepaste veiligheidsmarges voor de actieve metaboliet waren tweemaal zo hoog (gebaseerd op de totale blootstelling) als de therapeutische blootstelling bij de mens. De bevinding deed zich niet voor bij toxiciteitsonderzoeken met muizen of ratten. Vanwege de soortspecifieke gevoeligheid van honden voor het ontwikkelen van intussusceptie, wordt deze bevinding als niet relevant voor volwassen mensen beschouwd.
Men gaat ervan uit dat verhoogde ossificatie en gerelateerde veranderingen in het beenmerg in onderzoeken met honden worden veroorzaakt door de activering van EP4-receptoren bij honden. Aangezien EP4-receptoren bij de mens niet door selexipag of zijn actieve metaboliet worden geactiveerd, is dit effect soortspecifiek en dus niet relevant voor de mens.
Op basis van het algehele bewijs van uitgevoerde genotoxiciteitsonderzoeken zijn selexipag en de actieve metaboliet niet genotoxisch.
In de 2 jaar durende carcinogeniciteitsonderzoeken veroorzaakte selexipag een verhoogde incidentie van schildklieradenomen bij muizen en leydigcel-adenomen bij ratten. De mechanismen zijn specifiek voor knaagdieren. Kronkeligheid van retinale arteriolen werd na 2 jaar behandeling alleen bij ratten opgemerkt. Men gaat ervan uit dat het effect mechanistisch wordt geïnduceerd door levenslange vasodilatatie en daaropvolgende hemodynamische veranderingen in het oog. Aanvullende histopathologische bevindingen van selexipag werden uitsluitend waargenomen na blootstellingen die voldoende hoger waren dan het maximale niveau waaraan de mens wordt blootgesteld, zodat deze weinig relevant zijn voor de mens.
In een vruchtbaarheidsonderzoek bij ratten werd een verlenging van de bronstcycli waargenomen die leidde tot een toename van het aantal dagen tot copulatie bij blootstellingen die 173 maal hoger waren dan de therapeutische blootstellingen (op basis van de totale blootstellingen), waarbij het niveau zonder waarneembaar effect (no-observed-effect level, NOEL) 30 maal hoger was dan de therapeutische blootstellingen. Afgezien daarvan werden de vruchtbaarheidsparameters niet beïnvloed.
Selexipag was niet teratogeen bij ratten en konijnen (blootstellingsmarges van 13 maal de therapeutische blootstelling aan selexipag en 43 maal die aan de actieve metaboliet, op basis van de totale blootstelling). De veiligheidsmarges voor potentiële prostacycline (IP)-receptorgerelateerde effecten op de reproductie bedroegen 20 voor vruchtbaarheid, en respectievelijk 5 en 1 (op basis van vrije blootstelling) voor embryo-foetale ontwikkeling bij ratten en konijnen, na aanpassing voor verschillen in de potentie voor de receptor. In het onderzoek naar pre-/postnatale ontwikkeling bij ratten induceerde selexipag geen effecten op de reproductieve functie van moeder en jongen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Maïszetmeel
Lactosemonohydraat
Hydroxypropylcellulose, laag-gesubstitueerd (E463a)
Hydroxypropylcellulose (E643)
Natriumstearylfumaraat
Filmomhulling
Selexipag Abdi 200 microgram filmomhulde tablet
Hypromellose 2910 (E464)
Propyleenglycol (E1520)
Titaandioxide (E171)
Geel ijzeroxide (E172)
Carnaubawas (E903)
Selexipag Abdi 400 microgram filmomhulde tablet
Hypromellose 2910 (E464)
Propyleenglycol (E1520)
Titaandioxide (E171)
Rood ijzeroxide (E172)
Carnaubawas (E903)
Selexipag Abdi 600 microgram filmomhulde tablet
Hypromellose 2910 (E464)
Propyleenglycol (E1520)
Titaandioxide (E171)
Rood ijzeroxide (E172)
Zwart ijzeroxide (E172)
Carnaubawas (E903)
Selexipag Abdi 800 microgram filmomhulde tablet
Hypromellose 2910 (E464)
Propyleenglycol (E1520)
Titaandioxide (E171)
Geel ijzeroxide (E172)
Zwart ijzeroxide (E172)
Carnaubawas (E903)
Selexipag Abdi 1.000 microgram filmomhulde tablet
Hypromellose 2910 (E464)
Propyleenglycol (E1520)
Titaandioxide (E171)
Rood ijzeroxide (E172)
Geel ijzeroxide (E172)
Carnaubawas (E903)
Selexipag Abdi 1.200 microgram filmomhulde tablet
Hypromellose2910 (E464)
Propyleenglycol (E1520)
Titaandioxide (E171)
Zwart ijzeroxide (E172)
Rood ijzeroxide (E172)
Carnaubawas (E903)
Selexipag Abdi 1.400 microgram filmomhulde tablet
Hypromellose (E464)
Propyleenglycol (E1520)
Titaandioxide (E171)
Geel ijzeroxide (E172)
Carnaubawas
Selexipag Abdi 1.600 microgram filmomhulde tablet
Hypromellose 2910 (E464)
Propyleenglycol (E1520)
Titaandioxide (E171)
Zwart ijzeroxide (E172)
Rood ijzeroxide (E172)
Geel ijzeroxide (E172)
Carnaubawas (E903)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
OPA/Aluminium/PE blisterverpakkingen met ingesloten droogmiddel afgesloten met een aluminium/PE folie.
Elke blisterverpakking bevat 10 filmomhulde tabletten.
Selexipag Abdi 200 microgram filmomhulde tabletten
Doosjes van 10 of 60 filmomhulde tabletten (1 of 6 blisterverpakkingen).
Doosjes van 140 filmomhulde tabletten (titratieverpakkingen, 14 blisterverpakkingen).
Selexipag Abdi 400 microgram, 600 microgram, 800 microgram, 1.000 microgram, 1.200 microgram,
1.400 microgram en 1.600 microgram filmomhulde tabletten
Doosjes met 60 filmomhulde tabletten (6 blisterverpakkingen).
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Geen bijzondere vereisten voor verwijdering.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Abdi Farma GmbH
Donnersbergstraße 4
64646 Heppenheim
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Selexipag Abdi 200 microgram filmomhulde tabletten: RVG 133727
Selexipag Abdi 400 microgram filmomhulde tabletten: RVG 133728
Selexipag Abdi 600 microgram filmomhulde tabletten: RVG 133729
Selexipag Abdi 800 microgram filmomhulde tabletten: RVG 133730
Selexipag Abdi 1.000 microgram filmomhulde tabletten: RVG 133731
Selexipag Abdi 1.200 microgram filmomhulde tabletten: RVG 133732
Selexipag Abdi 1.400 microgram filmomhulde tabletten: RVG 133733
Selexipag Abdi 1.600 microgram filmomhulde tabletten: RVG 133734
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 4 mei 2026