


SmPC (samenvatting van de productkenmerken) - Seffalair Spiromax
1. NAAM VAN HET GENEESMIDDEL
Seffalair Spiromax 12,75 microgram/100 microgram inhalatiepoeder
Seffalair Spiromax 12,75 microgram/202 microgram inhalatiepoeder
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke afgegeven dosis (de dosis van het mondstuk) bevat 12,75 microgram salmeterol (als salmeterolxinafoaat) en 100 microgram of 202 microgram fluticasonpropionaat.
Elke afgemeten dosis bevat 14 microgram salmeterol (als salmeterolxinafoaat) en 113 microgram of 232 microgram fluticasonpropionaat.
Hulpstof(fen) met bekend effect
Elke afgegeven dosis bevat ongeveer 5,4 milligram lactose (als monohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Inhalatiepoeder
Wit poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Seffalair Spiromax is geïndiceerd voor de regelmatige behandeling van astma bij volwassenen en adolescenten van 12 jaar en ouder die niet voldoende onder controle zijn met inhalatiecorticosteroïden en ‘zo nodig’-gebruik van kortwerkende inhalatie-β2-agonisten.
4.2 Dosering en wijze van toediening
Dosering
Patiënten moeten geadviseerd worden dat ze Seffalair Spiromax elke dag moeten gebruiken, ook als ze geen symptomen hebben.
Als zich symptomen voordoen in de periode tussen twee doses in, dient een kortwerkende inhalatie-bèta2-agonist te worden gebruikt voor directe verlichting.
Bij de keuze van de sterkte van de startdosis van Seffalair Spiromax (middelmatige dosis inhalatiecorticosteroïde [ICS] van 12,75/100 microgram of hoge ICS-dosis van 12,75/202 microgram), moet rekening worden gehouden met de ernst van de ziekte van de patiënt, diens vorige astmabehandeling, waaronder ICS-dosis, alsook de mate waarin de astmasymptomen van de patiënt op dat moment onder controle zijn.
Patiënten moeten regelmatig door een arts worden geëvalueerd, zodat de sterkte van salmeterol/fluticasonpropionaat die ze krijgen optimaal blijft en alleen op medisch advies wordt gewijzigd. De dosis moet stapsgewijs worden verlaagd tot de laagste dosis waarmee de symptomen effectief onder controle blijven.
Let wel dat de afgegeven doses voor Seffalair Spiromax verschillen van die van andere producten die salmeterol/fluticason bevatten en in de handel verkrijgbaar zijn. De verschillende dosissterktes (middelmatige/hoge doses fluticason) voor verschillende producten komen niet noodzakelijkerwijs met elkaar overeen, waardoor de producten op basis van de overeenkomende dosissterktes niet onderling verwisselbaar zijn.
Volwassenen en kinderen van 12 jaar en ouder
Eén inhalatie van 12,75 microgram salmeterol en 100 microgram fluticasonpropionaat tweemaal daags. of
Eén inhalatie van 12,75 microgram salmeterol en 202 microgram fluticasonpropionaat tweemaal daags.
Wanneer astma onder controle is, moet de behandeling worden geëvalueerd en moet overwogen worden of de behandeling van de patiënten stapsgewijs dient te worden afgebouwd naar salmeterol/fluticasonpropionaat die een lagere dosis van de inhalatiecorticosteroïde bevat en daarna, tot slot, naar alleen een inhalatiecorticosteroïde. Het is belangrijk dat patiënten regelmatig worden geëvalueerd wanneer de behandeling stapsgewijs wordt afgebouwd.
Als een individuele patiënt doseringen nodig heeft die buiten het aanbevolen schema vallen, dienen geschikte doses van een β2-agonist en/of inhalatiecorticosteroïde te worden voorgeschreven.
Speciale populaties
Ouderen
De dosis hoeft niet te worden aangepast bij oudere patiënten.
Nierfunctiestoornis
De dosis hoeft niet te worden aangepast bij patiënten met een nierfunctiestoornis.
Leverfunctiestoornis
Er zijn geen gegevens beschikbaar over het gebruik van Seffalair Spiromax bij patiënten met een leverfunctiestoornis.
Pediatrische patiënten
De dosering bij patiënten van 12 jaar en ouder is dezelfde dosering als die bij volwassenen. De veiligheid en werkzaamheid bij pediatrische patiënten jonger dan 12 jaar niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Voor inhalatie.
Het hulpmiddel is een door de ademhaling geactiveerde, door inspiratoire luchtstroom gedreven inhalator, wat betekent dat de werkzame stoffen worden afgegeven in de luchtwegen wanneer de patiënt door het mondstuk inhaleert.
Vereiste training
Dit geneesmiddel moet correct worden gebruikt voor een effectieve behandeling. Daarom moeten de patiënten geadviseerd worden dat ze de bijsluiter voor de patiënt zorgvuldig moeten lezen en de in de bijsluiter vermelde gebruiksinstructies moeten volgen. Alle patiënten moeten van de voorschrijvende beroepsbeoefenaar in de gezondheidszorg een training krijgen over hoe ze dit geneesmiddel moeten gebruiken, zodat ze begrijpen hoe ze de inhalator correct moeten gebruiken en begrijpen dat ze krachtig moeten inademen wanneer ze inhaleren om de vereiste dosis te krijgen. Het is belangrijk om krachtig te inhaleren om zeker te zijn dat een optimale dosering wordt verkregen.
Het gebruik van dit geneesmiddel gebeurt volgens 3 eenvoudige stappen: openen, ademen en sluiten, zoals hieronder vermeld.
Openen: Houd het hulpmiddel vast met het beschermkapje voor het mondstuk onderaan en open het beschermkapje voor het mondstuk door dat naar beneden te vouwen tot het volledig geopend is en 1 klik te horen is.
Ademen: Adem volledig uit. Adem niet door uw inhalator uit. Plaats het mondstuk in uw mond en sluit uw lippen zorgvuldig rond het mondstuk. Adem krachtig en diep in door het mondstuk. Verwijder het hulpmiddel uit de mond en houd de adem gedurende 10 seconden in of zo lang als aangenaam blijft voor u.
Sluiten: Adem zachtjes uit en sluit het beschermkapje voor het mondstuk.
De patiënt mag op geen enkel moment de ontluchtingsopeningen blokkeren of door het hulpmiddel uitademen wanneer de patiënt zich klaarmaakt voor de stap “Ademen”. Vóór gebruik hoeft de patiënt niet met de inhalator te schudden.
De patiënt moet ook geadviseerd worden om na inhalatie de mond te spoelen met water en het water uit te spuwen en/of de tanden te poetsen (zie rubriek 4.4).
Het is mogelijk dat de patiënt als gevolg van de hulpstof lactose een smaak opmerkt wanneer de patiënt dit geneesmiddel gebruikt.
De patiënt moet worden geadviseerd om de inhalator altijd droog en schoon te houden door het mondstuk zo nodig schoon te vegen met een droge doek of tissue.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stoffen of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Verergering van de ziekte
Salmeterol/fluticasonpropionaat mag niet worden gebruikt voor de behandeling van acute astmasymptomen waarvoor een snel- en kortwerkende bronchodilatator noodzakelijk is. Patiënten moeten worden geadviseerd dat ze hun rescue-inhalator die voor de verlichting van een acute astma-aanval moet worden gebruikt, altijd binnen handbereik moeten hebben.
Bij patiënten mag salmeterol/fluticasonpropionaat niet worden ingesteld tijdens een exacerbatie en evenmin wanneer ze astma hebben die aanzienlijk verergert of acuut verslechtert.
Ernstige bijwerkingen die verband houden met astma en exacerbaties kunnen voorkomen tijdens behandeling met salmeterol/fluticasonpropionaat. Patiënten moeten worden gevraagd hun behandeling voort te zetten, maar ze moeten medisch advies inwinnen als astmasymptomen niet onder controle kunnen worden gebracht of verergeren na het instellen van salmeterol/fluticasonpropionaat.
Een toegenomen noodzaak van het gebruik van noodmedicatie (kortwerkende bronchodilatatoren) of een verminderde reactie op noodmedicatie duidt erop dat astma minder onder controle is en dat patiënten door een arts moeten worden geëvalueerd.
Wanneer astma plots en progressief minder onder controle is, is dit mogelijk levensbedreigend en moet de patiënt een dringende medische evaluatie ondergaan. Overweeg het verhogen van de therapie met inhalatiecorticosteroïden.
Therapie stopzetten
Behandeling met salmeterol/fluticasonpropionaat mag niet abrupt worden gestaakt bij patiënten met astma vanwege het risico van exacerbatie. De therapie moet onder toezicht van een arts worden afgebouwd.
Gelijktijdige aandoeningen
Salmeterol/fluticasonpropionaat moet met voorzichtigheid worden toegediend bij patiënten met actieve of latente longtuberculose en een schimmel-, virale of andere infectie van de luchtwegen. De aangewezen behandeling moet onmiddellijk worden ingesteld, indien geïndiceerd.
Cardiovasculaire effecten
In zeldzame gevallen kan salmeterol/fluticasonpropionaat bij hoge therapeutische doses hartritmestoornissen, bijvoorbeeld supraventriculaire tachycardie, extrasystolen en atriale fibrillatie, en een lichte tijdelijke verlaging van het kaliumgehalte in serum veroorzaken. Salmeterol/fluticasonpropionaat moet met voorzichtigheid worden gebruikt bij patiënten met een ernstige cardiovasculaire aandoening of afwijkend hartritme alsook bij patiënten met thyrotoxicose.
Hypokaliëmie en hyperglykemie
Bèta-adrenerge agonisten kunnen bij sommige patiënten ernstige hypokaliëmie veroorzaken, mogelijk door intracellulaire shunting, waardoor ongewenste cardiovasculaire effecten kunnen ontstaan. In het algemeen is de verlaging van het kaliumgehalte in serum tijdelijk en is suppletie niet noodzakelijk. In klinisch onderzoek kwamen met salmeterol/fluticasonpropionaat bij de aanbevolen doses soms klinisch significante veranderingen in het kaliumgehalte in serum voor (zie rubriek 4.8). Soms is melding gemaakt van een stijging van de bloedglucosespiegel (zie rubriek 4.8); hiermee dient rekening te worden gehouden bij een voorschrift voor patiënten met een voorgeschiedenis van diabetes mellitus.
Salmeterol/fluticasonpropionaat moet met voorzichtigheid worden gebruikt bij patiënten met diabetes mellitus, niet-gecorrigeerde hypokaliëmie en patiënten met een predispositie voor lage kaliumgehaltes in serum.
Paradoxaal bronchospasme
Na toediening van een dosis kan paradoxaal bronchospasme voorkomen met een onmiddellijke toename van piepende ademhaling en kortademigheid; dit kan levensbedreigend zijn (zie rubriek 4.8). Dit moet onmiddellijk worden behandeld met een kortwerkende inhalatiebronchodilatator. Salmeterol/fluticasonpropionaat moet onmiddellijk worden gestaakt, de patiënt moet worden geëvalueerd en zo nodig moet een alternatieve therapie worden ingesteld.
Bèta-2-adrenoreceptoragonisten
Er zijn farmacologische effecten van behandeling met een β2-agonist gemeld, zoals tremor, hartkloppingen en hoofdpijn, maar gewoonlijk zijn ze tijdelijk van aard en verminderen ze met een reguliere therapie.
Systemische effecten
Systemische effecten kunnen voorkomen met alle inhalatiecorticosteroïden, met name bij hoge doses die langdurig worden voorgeschreven. De kans dat die effecten optreden, is veel kleiner dan met orale corticosteroïden. Tot de mogelijke systemische effecten behoren syndroom van Cushing, cushingoïde kenmerken, bijniersuppressie, verminderde botmineraaldichtheid, cataract en glaucoom, en in zeldzamere gevallen een reeks psychologische of gedragseffecten, waaronder psychomotorische hyperactiviteit, slaapstoornissen, angst, depressie of agressie (met name bij kinderen) (zie de subtitel Pediatrische patiënten hieronder voor informatie over de systemische effecten van inhalatiecorticosteroïden bij kinderen en adolescenten). Daarom is het belangrijk dat de patiënt regelmatig wordt geëvalueerd en dat de dosis inhalatiecorticosteroïden wordt verlaagd tot de laagste dosis waarmee astma effectief onder controle blijft.
Visusstoornissen
De kans bestaat dat visusstoornissen worden gemeld met gebruik van systemische en topische corticosteroïden. Als een patiënt symptomen vertoont zoals wazig zien of andere visusstoornissen, dient overwogen te worden de patiënt te verwijzen naar een oogarts voor evaluatie van mogelijke oorzaken zoals cataract, glaucoom of zeldzame aandoeningen zoals centrale sereuze chorioretinopathie (CSCR) die zijn gemeld na gebruik van systemische en topische corticosteroïden.
Bijnierfunctie
Langdurige behandeling van patiënten met hoge doses inhalatiecorticosteroïden kan leiden tot bijniersuppressie en acute bijniercrisis. Er zijn ook zeer zeldzame gevallen van bijniersuppressie en acute bijniercrisis beschreven met doses van fluticasonpropionaat tussen 500 microgram en minder dan 1.000 microgram. Tot de situaties die een acute bijniercrisis zouden kunnen uitlokken, horen trauma, chirurgische ingreep, infectie of een snelle verlaging van de dosering. De symptomen die zich voordoen, zijn doorgaans vaag en kunnen bestaan uit anorexie, buikpijn, gewichtsverlies, vermoeidheid, hoofdpijn, misselijkheid, braken, hypotensie, verminderd bewustzijnsniveau, hypoglykemie en epileptische aanvallen. Bijkomende behandeling met systemische corticosteroïden dient te worden overwogen tijdens periodes van stress of een electieve chirurgische ingreep.
De voordelen van therapie met inhalatiefluticasonpropionaat zouden de noodzaak van orale steroïden tot een minimum moeten beperken, maar patiënten die overschakelen van orale steroïden kunnen gedurende aanzienlijke tijd het risico blijven lopen op een verstoorde bijnierreserve. Daarom moeten deze patiënten met uiterste voorzichtigheid worden behandeld en moet de adrenocorticale functie regelmatig worden gecontroleerd. Patiënten die met spoed een therapie met een hoge dosis corticosteroïden nodig hadden in het verleden, kunnen ook een risico lopen. Met deze kans op residuele stoornis dient altijd rekening te worden gehouden in spoedeisende en electieve situaties die wellicht stress veroorzaken, en behandeling met geschikte corticosteroïden moet overwogen worden. De mate van bijnierstoornis kan het advies van een specialist vereisen voordat electieve ingrepen plaatsvinden.
Interacties met andere geneesmiddelen
Ritonavir kan de concentratie van fluticasonpropionaat in plasma aanzienlijk verhogen. Daarom moet gelijktijdig gebruik worden vermeden, tenzij het mogelijke voordeel voor de patiënt opweegt tegen het risico van systemische bijwerkingen van corticosteroïden. Er is ook een grotere kans op systemische bijwerkingen wanneer fluticasonpropionaat wordt gecombineerd met andere krachtige CYP3A-remmers (zie rubriek 4.5).
Gelijktijdig gebruik van systemisch ketoconazol leidt tot een aanzienlijke toename van systemische blootstelling aan salmeterol. Dit kan leiden tot een toename van de incidentie van systemische bijwerkingen (bijvoorbeeld verlenging van het QTc-interval en hartkloppingen). Gelijktijdige behandeling met ketoconazol of andere krachtige CYP3A4-remmers moet daarom worden vermeden, tenzij de voordelen opwegen tegen het mogelijk toegenomen risico van systemische bijwerkingen van behandeling met salmeterol (zie rubriek 4.5).
Pediatrische patiënten
Dit geneesmiddel is geïndiceerd voor gebruik bij adolescenten van 12 jaar en ouder (zie rubriek 4.2). Let wel dat kinderen en adolescenten jonger dan 16 jaar die hoge doses van fluticasonpropionaat gebruiken (doorgaans ≥ 1.000 microgram/dag) mogelijk een risico lopen. Systemische effecten kunnen voorkomen, met name bij hoge doses die langdurig worden voorgeschreven. Tot de mogelijke systemische effecten horen syndroom van Cushing, cushingoïde kenmerken, bijniersuppressie, acute bijniercrisis en groeivertraging bij kinderen en adolescenten, en in zeldzamere gevallen een reeks psychologische of gedragseffecten, zoals psychomotorische hyperactiviteit, slaapstoornissen, angst, depressie of agressie. Er dient overwogen te worden het kind of de adolescent te verwijzen naar een pediater gespecialiseerd in luchtwegen. Aanbevolen wordt dat de lengte van kinderen die langdurige behandeling krijgen met inhalatiecorticosteroïden regelmatig wordt gecontroleerd. De dosis inhalatiecorticosteroïden moet altijd worden verlaagd tot de laagste dosis waarmee astma effectief onder controle blijft.
Mondinfecties
Vanwege de fluticasonpropionaat-component kunnen bij sommige patiënten heesheid en candidiasis (spruw) van de mond en de keel, en in zeldzame gevallen van de slokdarm, voorkomen (zie rubriek 4.8). Zowel heesheid als de incidentie van candidiasis van de mond en de keel kan verlicht worden door na gebruik van het product de mond te spoelen met water en het water uit te spuwen en/of de tanden te poetsen. Symptomatische candidiasis van de mond en de keel kan worden behandeld met een topische antischimmeltherapie terwijl het gebruik van salmeterol/fluticasonpropionaat wordt voortgezet.
Lactosegehalte
Dit geneesmiddel bevat lactose (zie rubriek 4.3). Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken. De hulpstof lactose kan kleine hoeveelheden melkeiwitten bevatten die mogelijk allergische reacties veroorzaken bij personen met een ernstige overgevoeligheid of allergie voor melkeiwit.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Interacties met bètablokkers
Bèta-adrenerge blokkers kunnen het effect van salmeterol afzwakken of tegenwerken. Zowel niet-selectieve als selectieve β-blokkers moeten worden vermeden, tenzij er dwingende redenen zijn om ze te gebruiken. Mogelijk ernstige hypokaliëmie kan voortvloeien uit therapie met een β2-agonist (zie rubriek 4.4). Voorzichtigheid is met name geboden bij acute ernstige astma, aangezien dit effect sterker kan zijn door gelijktijdige behandeling met xanthinederivaten, steroïden en diuretica.
Salmeterol
Krachtige CYP3A4-remmers
Gelijktijdige toediening van ketoconazol (400 mg oraal eenmaal daags) en salmeterol (50 microgram tweemaal daags geïnhaleerd) bij 15 gezonde personen gedurende 7 dagen resulteerde in een significante stijging van de plasmablootstelling aan salmeterol (1,4-voudige Cmax en 15-voudige AUC). Dit kan leiden tot een toename van de incidentie van andere systemische effecten van behandeling met salmeterol (bijvoorbeeld verlenging van het QTc-interval en hartkloppingen), vergeleken met een behandeling met alleen salmeterol of ketoconazol (zie rubriek 4.4).
Klinisch significante effecten werden niet waargenomen met betrekking tot bloeddruk, hartslag, bloedglucosespiegel en kaliumgehalte in bloed. Gelijktijdige behandeling met ketoconazol leidde niet tot een toename van de eliminatiehalfwaardetijd van salmeterol of een toename van stapeling van salmeterol bij herhaalde dosering.
De gelijktijdige toediening van ketoconazol moet worden vermeden, tenzij de voordelen opwegen tegen het mogelijk verhoogde risico op systemische effecten van behandeling met salmeterol. Mogelijk is er een vergelijkbaar risico op interactie met andere krachtige CYP3A4-remmers (bijvoorbeeld itraconazol, telitromycine, ritonavir).
Matige CYP3A4-remmers
Gelijktijdige toediening van erytromycine (500 mg oraal 3 maal daags) en salmeterol (50 microgram tweemaal daags geïnhaleerd) bij 15 gezonde personen gedurende 6 dagen resulteerde in een kleine maar niet-statistisch significante stijging van de blootstelling aan salmeterol (1,4-voudige Cmax en 1,2-voudige AUC). Gelijktijdige toediening met erytromycine werd niet in verband gebracht met ernstige bijwerkingen.
Fluticasonpropionaat
Onder normale omstandigheden worden lage plasmaconcentraties van fluticasonpropionaat bereikt na toediening via inhalatie, vanwege een uitgebreid first-pass metabolisme en de hoge, door cytochroom P450 3A4 gemedieerde systemische klaring in de darm en de lever. Vandaar dat klinisch significante geneesmiddelinteracties, gemedieerd door fluticasonpropionaat, onwaarschijnlijk zijn.
In een onderzoek naar interacties bij gezonde personen met intranasaal fluticasonpropionaat verhoogde tweemaal daags 100 mg ritonavir (een zeer krachtige remmer van cytochroom P450 3A4) de plasmaconcentraties van fluticasonpropionaat met een factor van meerdere honderden keren, resulterend in opvallend gereduceerde cortisolconcentraties in serum. Er is geen informatie over deze interactie van geïnhaleerd fluticasonpropionaat, maar een opvallende toename in plasmawaarden van fluticasonpropionaat wordt verwacht. Gevallen van syndroom van Cushing en bijniersuppressie zijn gemeld. De combinatie dient te worden vermeden, tenzij de voordelen opwegen tegen het verhoogde risico op systemische bijwerkingen van glucocorticoïden (zie rubriek 4.4).
In een klein onderzoek met gezonde vrijwilligers verhoogde de iets minder krachtige CYP3A-remmer ketoconazol de blootstelling aan fluticasonpropionaat na een eenmalige inhalatie met 150%. Dit resulteerde in een grotere afname van de cortisolspiegel in plasma in vergelijking met alleen fluticasonpropionaat. Bij gelijktijdige behandeling met andere krachtige CYP3A-remmers, zoals itraconazol, en matige CYP3A-remmers, zoals erytromycine, wordt ook een verhoging verwacht van de systemische blootstelling aan fluticasonpropionaat en het risico op systemische bijwerkingen. Voorzichtigheid is geboden en langdurige behandeling met zulke geneesmiddelen moet, indien mogelijk, worden vermeden.
De verwachting is dat gelijktijdige behandeling met CYP3A-remmers, waaronder producten die cobicistat bevatten, leidt tot een verhoogd risico op systemische bijwerkingen. De combinatie moet worden vermeden, tenzij het voordeel opweegt tegen het verhoogde risico op systemische bijwerkingen van corticosteroïden; in dat geval moeten patiënten worden gemonitord voor systemische bijwerkingen van corticosteroïden.
Interactie met P-glycoproteïneremmers
Fluticasonpropionaat en salmeterol zijn beide slechte substraten van P-glycoproteïne (P-gp). Uit in-vitro-onderzoek bleek dat fluticason geen remmend effect had op P-gp. Er is geen informatie beschikbaar over een remmend effect van salmeterol op P-gp. Er is geen klinisch farmacologisch onderzoek uitgevoerd met een specifieke P-gp-remmer en fluticasonpropionaat/salmeterol.
Sympathicomimetische geneesmiddelen
Gelijktijdige toediening van andere sympathicomimetische geneesmiddelen (alleen of als onderdeel van een combinatietherapie) kan een potentieel additief effect hebben.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Een matige hoeveelheid gegevens over zwangere vrouwen (tussen 300 tot 1.000 zwangerschapsuitkomsten) duidt erop dat salmeterol en fluticasonpropionaat niet misvormend of foetaal/neonataal toxisch zijn. Uit dieronderzoek is reproductietoxiciteit gebleken na toediening van β2-adrenoreceptoragonisten en glucocorticosteroïden (zie rubriek 5.3).
Dit geneesmiddel mag alleen tijdens de zwangerschap worden gebruikt als het te verwachten voordeel voor de patiënt het mogelijke risico voor de foetus rechtvaardigt.
Borstvoeding
Het is niet bekend of salmeterol en fluticasonpropionaat/metabolieten in de moedermelk wordt/worden uitgescheiden.
Uit onderzoek is gebleken dat salmeterol en fluticasonpropionaat, en hun metabolieten, in de melk van zogende ratten worden uitgescheiden.
Risico voor pasgeborenen/zuigelingen die borstvoeding krijgen, kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met
salmeterol/fluticasonpropionaat moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over de vruchtbaarheid bij mensen. Dieronderzoek duidde echter niet op effecten van salmeterol of fluticasonpropionaat op de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Dit geneesmiddel heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Aangezien dit geneesmiddel salmeterol en fluticasonpropionaat bevat, kunnen het type en de ernst van bijwerkingen in verband met elk van de werkzame stoffen worden verwacht. Na gelijktijdige toediening van de twee bestanddelen werd er geen hogere incidentie van bijwerkingen waargenomen. De vaakst gemelde bijwerkingen waren nasofaryngitis (6,3%), hoofdpijn (4,4%), hoesten (3,7%) en orale candidiasis (3,4%).
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die in verband werden gebracht met fluticasonpropionaat en salmeterol worden hieronder gegeven, vermeld volgens systeem/orgaanklasse en frequentie. Frequenties worden gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Frequenties zijn afkomstig van gegevens van klinisch onderzoek.
Tabel 1: Lijst van bijwerkingen in tabelvorm
| Systeem/orgaanklasse | Bijwerking | Frequentie |
| Infecties en parasitaire aandoeningen | Orale candidiasisa | Vaak1 |
| Griep | Vaak | |
| Nasofaryngitis | Vaak | |
| Rhinitis | Vaak | |
| Sinusitis | Vaak | |
| Faryngitis | Soms | |
| Luchtweginfectie | Soms | |
| Slokdarmcandidiasis | Zelden | |
| Endocriene aandoeningen | Syndroom van Cushing, cushingoïde kenmerken, bijniersuppressie en groeivertraging bij kinderen en adolescenten | Zelden1 |
Voedings- en stofwisselingsstoornissen | Hypokaliëmie | Vaak2 |
| Hyperglykemie | Soms | |
| Psychische stoornissen | Angst | Soms |
| Insomnia | Soms | |
| Gedragsveranderingen, waaronder hyperactiviteit en prikkelbaarheid, met name bij kinderen | Soms | |
| Zenuwstelselaandoeningen | Hoofdpijn | Vaak |
| Duizeligheid | Vaak |
| Systeem/orgaanklasse | Bijwerking | Frequentie |
| Tremor | Soms | |
| Oogaandoeningen | Cataract | Soms |
| Glaucoom | Zelden1 | |
| Gezichtsvermogen wazig | Niet bekend1 | |
| Hartaandoeningen | Hartkloppingen | Soms1 |
| Tachycardie | Soms | |
| Atriale fibrillatie | Soms | |
| Hartritmestoornissen (waaronder supraventriculaire tachycardie en extrasystolen) | Zelden | |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoesten | Vaak |
| Keelirritatie | Vaak | |
| Heesheid/dysfonie | Vaak | |
| Orofaryngeale pijn | Vaak | |
| Rhinitis allergisch | Soms | |
| Neusverstopping | Soms | |
| Paradoxaal bronchospasme | Zelden1 | |
| Maagdarmstelsel-aandoeningen | Bovenbuikpijn | Soms |
| Dyspepsie | Soms | |
Huid- en onderhuidaandoeningen | Contactdermatitis | Soms |
| Skeletspierstelsel- en bindweefselaandoeningen | Rugpijn | Vaak |
| Myalgie | Vaak | |
| Pijn in extremiteit | Soms | |
| Letsels, intoxicaties en verrichtingscomplicaties | Laceratie | Soms |
a. Omvat orale candidiasis, orale schimmelinfectie, orofaryngeale candidiasis en orofaryngitis door schimmels
- 1. Zie rubriek 4.4.
- 2. Zie rubriek 4.5.
Beschrijving van geselecteerde bijwerkingen
Specifieke effecten van behandeling met een β2-agonist
Er zijn farmacologische effecten van behandeling met een β2-agonist gemeld, zoals tremor, hartkloppingen en hoofdpijn, maar gewoonlijk zijn ze tijdelijk van aard en verminderen ze met een reguliere therapie.
Paradoxaal bronchospasme
Na toediening van een dosis kan paradoxaal bronchospasme voorkomen met een onmiddellijke toename van piepende ademhaling en kortademigheid (zie rubriek 4.4).
Effecten van behandeling met inhalatiecorticosteroïden
Vanwege de fluticasonpropionaat-component kunnen bij sommige patiënten heesheid en candidiasis (spruw) van de mond en de keel, en in zeldzame gevallen van de slokdarm, voorkomen (zie rubriek 4.4).
Pediatrische patiënten
De frequentie, het type en de ernst van bijwerkingen bij adolescenten van 12 jaar en ouder zullen naar verwachting hetzelfde zijn als bij volwassenen.
De veiligheidsbeoordeling bij adolescenten is gebaseerd op de veiligheidsgegevens die zijn verkregen uit uitgevoerde onderzoeken met Seffalair Spiromax en laat zien dat het veiligheidsprofiel van het product bij adolescenten vergelijkbaar is met het waargenomen veiligheidsprofiel bij volwassen patiënten.
Inhalatiecorticosteroïden, waaronder fluticasonpropionaat, een component van Seffalair Spiromax, kunnen bij adolescenten een vertraging van de groeisnelheid veroorzaken (zie rubriek 4.4). De groei van pediatrische patiënten die behandeld worden met orale inhalatiecorticosteroïden, waaronder
salmeterol/fluticasonpropionaat, moet routinematig worden gemonitord. Om de systemische effecten van orale inhalatiecorticosteroïden, waaronder salmeterol/fluticasonpropionaat, tot een minimum te beperken, moet bij iedere patiënt de dosering stapsgewijs worden verlaagd tot de laagste dosering waarmee diens symptomen effectief onder controle zijn.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in Appendix V.
4.9 Overdosering
Er zijn geen gegevens beschikbaar van klinisch onderzoek over overdosering met Seffalair Spiromax, hoewel gegevens over overdosering met beide werkzame stoffen hieronder worden gegeven:
Salmeterol
De verschijnselen en symptomen van een overdosering met salmeterol zijn duizeligheid, stijgingen in systolische bloeddruk, tremor, hoofdpijn en tachycardie. Als de behandeling met salmeterol/fluticasonpropionaat moet worden gestaakt vanwege een overdosering van de β-agonist-component van het geneesmiddel, moet worden overwogen een passende vervangende steroïdenbehandeling te starten. Ook kan hypokaliëmie optreden en daarom dienen de kaliumgehaltes in serum te worden gecontroleerd. Kaliumvervanging moet worden overwogen.
Fluticasonpropionaat
Acuut
Acute inhalatie van hogere dan de aanbevolen doses fluticasonpropionaat kan leiden tot een tijdelijke suppressie van de bijnierfunctie. Spoedeisende maatregelen zijn hiervoor niet nodig, aangezien de bijnierfunctie zich binnen enkele dagen herstelt, zoals blijkt uit metingen van de cortisolspiegel in plasma.
Chronische overdosering
De bijnierreserve moet worden gecontroleerd en behandeling met systemische corticosteroïden kan noodzakelijk zijn. Na stabilisatie moet de behandeling worden voortgezet met inhalatiecorticosteroïden bij de aanbevolen dosis (zie rubriek 4.4).
In gevallen van zowel acute als chronische overdosering met fluticasonpropionaat moet therapie met salmeterol/fluticasonpropionaat worden voortgezet bij een geschikte dosis om de symptomen onder controle te houden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Geneesmiddelen voor obstructieve luchtwegaandoeningen, adrenerge middelen in combinatie met corticosteroïden of andere geneesmiddelen, met uitzondering van anticholinerge middelen, ATC-code: R03AK06
Werkingsmechanisme en farmacodynamische effecten
Seffalair Spiromax bevat salmeterol en fluticasonpropionaat, die verschillende werkingswijzen bezitten. De respectieve werkingsmechanismen van beide werkzame stoffen worden hieronder vermeld.
Salmeterol is een selectieve, langwerkende (12 uur) β2-adrenoceptoragonist met een lange zijketen die zich bindt aan de exo-receptor-site.
Fluticasonpropionaat, gegeven als inhalatie bij de aanbevolen doses, heeft een ontstekingsremmende glucocorticoïde werking in de longen.
Klinische werkzaamheid en veiligheid
Klinisch onderzoek naar astma met Seffalair Spiromax
De veiligheid en werkzaamheid van Seffalair Spiromax werden geëvalueerd bij 3.004 patiënten met astma. Het ontwikkelingsprogramma bestond uit 2 bevestigende onderzoeken die 12 weken duurden, een 26 weken durend onderzoek naar de veiligheid en 3 onderzoeken met variërende doses. De werkzaamheid van Seffalair Spiromax is voornamelijk gebaseerd op de hieronder vermelde bevestigende onderzoeken.
Zes doses fluticasonpropionaat die varieerden van 16 mcg tot 434 mcg (uitgedrukt als afgemeten doses) en die tweemaal daags werden toegediend met een inhalator met droog poeder en meerdere doses (multidose dry powder inhaler, MDPI) en een open-label controlemiddel met droog poeder van fluticasonpropionaat (100 mcg of 250 mcg) werden geëvalueerd in 2 gerandomiseerde, dubbelblinde, placebogecontroleerde, 12 weken durende onderzoeken. Onderzoek 201 werd uitgevoerd met patiënten die bij de uitgangssituatie niet onder controle waren en behandeld waren geweest met een kortwerkende β2-agonist alleen of in combinatie met niet-corticosteroïde astmamedicatie. Patiënten met een lage dosis inhalatiecorticosteroïde (ICS) konden worden opgenomen na een afbouwperiode van ten minste 2 weken. Onderzoek 202 werd uitgevoerd met patiënten die bij de uitgangssituatie niet onder controle waren en behandeld waren geweest met een hoge dosis ICS met of zonder een langwerkende bèta-agonist (LABA). De afgemeten doses voor fluticasonpropionaat Spiromax [Fp MDPI] (16, 28, 59, 118, 225 en 434 mcg) die werden gebruikt in onderzoek 201 en onderzoek 202 verschillen van de afgemeten doses voor de controleproducten (inhalatiepoeder van fluticason) en de fase 3-onderzoeksproducten die de basis vormen voor de in de productinformatie vermelde afgemeten dosis (113 mcg en 232 mcg voor fluticasonpropionaat). De wijzigingen in doses tussen fase 2 en 3 waren het gevolg van een optimalisering van het productieproces.
De werkzaamheid en veiligheid van 4 doses salmeterolxinafoaat werden geëvalueerd in een dubbelblind crossoveronderzoek met 6 perioden waarbij een enkelvoudige dosis fluticasonpropionaat Spiromax werd vergeleken met een open-label inhalator met droog poeder van 100/50 mcg fluticasonpropionaat/salmeterol als controlemiddel bij patiënten met persisterende astma. De bestudeerde doses salmeterol waren 6,8 mcg, 13,2 mcg, 26,8 mcg en 57,4 mcg in combinatie met 118 mcg fluticasonpropionaat afgegeven met een MDPI (uitgedrukt als afgemeten dosis). De afgemeten doses voor salmeterol (6,8, 13,2, 26,8 en 57,4 mcg) die werden gebruikt in dit onderzoek verschillen lichtjes van de afgemeten doses voor de controleproducten (inhalatiepoeder van fluticason/salmeterol) en de fase 3-onderzoeksproducten die de basis vormen voor de in de productinformatie vermelde afgemeten dosis (113 mcg en 232 mcg voor fluticasonpropionaat en 14 mcg voor salmeterol).
Als gevolg van de optimalisatie van het productieproces stemmen de fase 3-producten en de in de handel verkrijgbare producten beter overeen met de sterktes van de controleproducten. Bij elke doseringsperiode werd plasma afgenomen voor farmacokinetische karakterisering.
Volwassen en adolescente patiënten van 12 jaar en ouder
Twee klinische fase 3-onderzoeken werden uitgevoerd; 2 onderzoeken vergeleken de combinatie met vaste dosis met alleen fluticasonpropionaat of met placebo (onderzoek 1 en onderzoek 2).
Onderzoeken waarmee Seffalair Spiromax (FS MDPI) werd vergeleken met alleen fluticasonpropionaat of met placebo
Twee dubbelblinde, klinische onderzoeken met parallelle groepen, onderzoek 1 en onderzoek 2, werden uitgevoerd met FS MDPI bij 1.375 volwassen en adolescente patiënten (12 jaar en ouder, met FEV1 in de uitgangssituatie 40% tot 85% van de voorspelde normale waarde) bij wie astma niet optimaal onder controle was met hun therapie op dat moment. Alle behandelingen werden gegeven als 1 inhalatie tweemaal daags met de Spiromax-inhalator en andere onderhoudstherapieën werden stopgezet.
Onderzoek 1: Dit gerandomiseerde, dubbelblinde, placebogecontroleerde, 12 weken durende onderzoek naar de werkzaamheid en veiligheid vergeleek 55 mcg en 113 mcg Fp MDPI (1 inhalatie tweemaal daags) met FS MDPI (14/55 mcg en 14/113 mcg (1 inhalatie tweemaal daags)) en placebo bij adolescenten (in de leeftijd van 12 jaar en ouder) en volwassen patiënten met persisterende, symptomatische astma ondanks een behandeling met een lage dosis of middelmatige dosis inhalatiecorticosteroïden of met inhalatiecorticosteroïden/LABA. Patiënten kregen enkelgeblindeerde placebo MDPI en werden overgeschakeld van hun ICS-therapie bij de uitgangssituatie op een inhalatie-aerosol met 40 mcg beclomethasondipropionaat tweemaal daags gedurende de inloopperiode. Patiënten werden als volgt willekeurig toegewezen aan een behandeling met placebo of een dosis met een middelmatige sterkte: 130 kregen placebo, 130 kregen 113 mcg Fp MDPI en 129 kregen 14/113 mcg FS MDPI. FEV1-metingen bij de uitgangssituatie waren voor alle behandelingsgroepen vergelijkbaar. De primaire eindpunten voor dit onderzoek waren de verandering in FEV1-dalwaarde in week 12 ten opzichte van de uitgangssituatie voor alle patiënten en gestandaardiseerde, voor de uitgangssituatie aangepaste FEV1 AUEC0-12 uur in week 12, geanalyseerd voor een subgroep van 312 patiënten die na de dosis seriële spirometrie ondergingen.
Tabel 2: Primaire analyse van de verandering in FEV1-dalwaarde in week 12 t.o.v. de uitgangssituatie volgens behandelingsgroep in onderzoek 1 (FAS)
Variabel statistisch gegeven | Fp MDPI | FS MDPI | |
| Placebo (N=129) | 113 mcg BID (N=129) | 14/113 mcg BID (N=126) | |
Verandering in FEV1-dalwaarde (l) in week 12 | |||
| Gemiddelde voor LS | 0,053 | 0,204 | 0,315 |
| Vergelijking met placebo | |||
| Verschil in gemiddelde voor LS | 0,151 | 0,262 | |
| 95%-BI | (0,057; 0,244) | (0,168; 0,356) | |
| p-waarde | 0,0017 | 0,0000 | |
| Vergelijking met Fp MDPI | |||
Vergeleken met 113 mcg: | |||
| Verschil in gemiddelde voor LS | 0,111 | ||
| 95%-BI | (0,017; 0,206) | ||
| p-waarde | 0,0202 |
Vergelijkingen van combinatietherapie met monotherapie werden niet gecontroleerd voor multipliciteit. FEV1 = geforceerd expiratoir volume in 1 seconde; FAS = volledige analyseset; Fp MDPI = inhalator met droog poeder van fluticasonpropionaat en meerdere doses; FS MDPI = inhalator met droog poeder van fluticasonpropionaat/salmeterol en meerdere doses; BID = tweemaal daags; n = aantal; LS = kleinste kwadraten; BI = betrouwbaarheidsinterval
Verbeteringen van de longfunctie kwamen voor binnen 15 minuten na de eerste dosis (15 minuten na de dosis was het verschil in verandering van gemiddelde voor LS ten opzichte van de FEV1-uitgangswaarde 0,164 l voor 14/113 mcg FS MDPI vergeleken met placebo (niet-aangepaste p-waarde < 0,0001). In het algemeen kwam maximale verbetering van FEV1 voor binnen 6 uur voor 14/113 mcg FS MDPI en verbeteringen bleven gehandhaafd gedurende de testperiode van 12 uur in week 1 en 12 (figuur 1). Na een behandeling van 12 weken werd geen vermindering van het effect van de bronchodilatator waargenomen.
Figuur 1: Primaire analyse van seriële spirometrie: gemiddelde verandering in FEV1 (l) in week 12 t.o.v. de uitgangssituatie volgens tijdspunt en behandelingsgroep in onderzoek 1 (FAS; subgroep met seriële spirometrie)
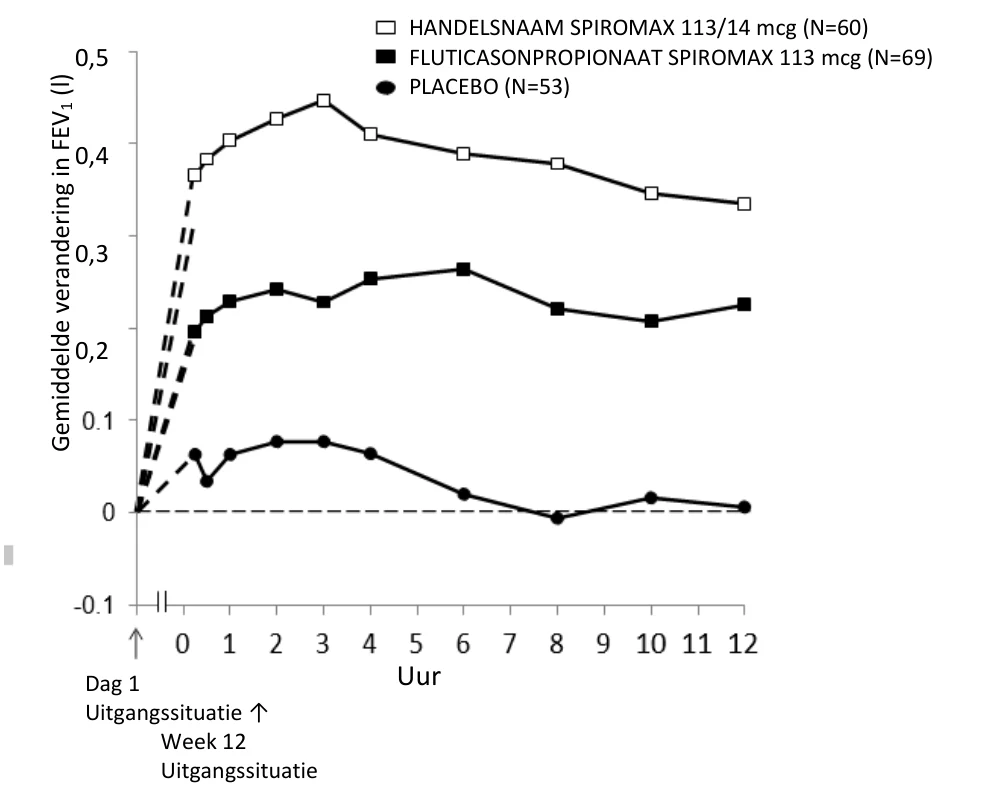
FAS = volledige analyseset; FEV1 = geforceerd expiratoir volume in 1 seconde
Onderzoek 2: Dit gerandomiseerde, dubbelblinde, placebogecontroleerde, 12 weken durende onderzoek naar de werkzaamheid en veiligheid vergeleek de inhalator met droog poeder van fluticasonpropionaat en meerdere doses (Fp MDPI) 113 mcg en 232 mcg (1 inhalatie tweemaal daags) met de inhalator met droog poeder van salmeterol/fluticason en meerdere doses (FS MDPI) 14/113 mcg en 14/232 mcg (1 inhalatie tweemaal daags) en placebo bij adolescenten en volwassen patiënten met persisterende, symptomatische astma ondanks behandeling met inhalatiecorticosteroïden of inhalatiecorticosteroïden/LABA. Patiënten kregen enkelgeblindeerde placebo MDPI en werden overgeschakeld van hun ICS-therapie bij de uitgangssituatie op 55 mcg Fp MDPI tweemaal daags gedurende de inloopperiode. Patiënten werden als volgt willekeurig toegewezen aan een behandeling: 145 patiënten kregen placebo, 146 patiënten kregen 113 mcg Fp MDPI, 146 patiënten kregen 232 mcg Fp MDPI, 145 patiënten kregen 14/113 mcg FS MDPI en 146 patiënten kregen 14/232 mcg FS MDPI. FEV1-metingen bij de uitgangssituatie waren voor alle behandelingen vergelijkbaar: 113 mcg Fp MDPI 2,069 l, 232 mcg Fp MDPI 2,075 l, 14/113 mcg FS MDPI 2,157 l, 14/232 mcg FS MDPI 2,083 l en placebo 2,141 l. De primaire eindpunten voor dit onderzoek waren de verandering in FEV1-dalwaarde in week 12 ten opzichte van de uitgangssituatie voor alle patiënten en gestandaardiseerde, voor de uitgangssituatie aangepaste FEV1 AUEC0-12 uur in week 12, geanalyseerd voor een subgroep van 312 patiënten die na de dosis seriële spirometrie ondergingen.
Tabel 3: Primaire analyse van de verandering in FEV1-dalwaarde in week 12 t.o.v. de uitgangssituatie volgens behandelingsgroep in onderzoek 2 (FAS)
Variabel statistisch gegeven | Fp MDPI | FS MDPI | |||
| Placebo (N=143) | 113 mcg BID (N=145) | 232 mcg BID (N=146) | 14/113 mcg BID (N=141) | 14/232 mcg BID (N=145) | |
Verandering in FEV1-dalwaarde (l) in week 12 | |||||
| Gemiddelde voor LS | -0,004 | 0,119 | 0,179 | 0,271 | 0,272 |
| Vergelijking met placebo | |||||
| Verschil in gemiddelde voor LS | 0,123 | 0,183 | 0,274 | 0,276 | |
| 95%-BI | (0,038; 0,208) | (0,098; 0,268) | (0,189; 0,360) | (0,191; 0,361) | |
| p-waarde | 0,0047 | 0,0000 | 0,0000 | 0,0000 | |
| Vergelijking met Fp MDPI | |||||
Vergeleken met 113 mcg: | Vergeleken met 232 mcg: | ||||
| Verschil in gemiddelde voor LS | 0,152 | 0,093 | |||
| 95%-BI | (0,066; 0,237) | (0,009; 0,178) | |||
| p-waarde | 0,0005 | 0,0309 | |||
Vergelijkingen van combinatietherapie met monotherapie werden niet gecontroleerd voor multipliciteit. FEV1 = geforceerd expiratoir volume in 1 seconde; FAS = volledige analyseset; Fp MDPI = inhalator met droog poeder van fluticasonpropionaat en meerdere doses; FS MDPI = inhalator met droog poeder van fluticasonpropionaat/salmeterol en meerdere doses; BID = tweemaal daags; n = aantal; LS = kleinste kwadraten; BI = betrouwbaarheidsinterval
Verbeteringen van de longfunctie kwamen voor binnen 15 minuten na de eerste dosis (15 minuten na de dosis was het verschil in verandering van het gemiddelde voor LS ten opzichte van de FEV1-uitgangswaarde 0,160 l en 0,187 l voor respectievelijk 14/113 mcg en 14/232 mcg FS MDPI vergeleken met placebo; de niet-aangepaste p-waarde < 0,0001 voor beide doses was vergelijkbaar met die van placebo. In het algemeen kwam maximale verbetering van FEV1 voor binnen 3 uur voor beide dosisgroepen van FS MDPI en verbeteringen bleven gehandhaafd gedurende de testperiode van 12 uur in week 1 en 12 (figuur 2). Na een behandeling van 12 weken werd voor geen van beide FS MDPI-doses een vermindering van het effect over een periode van 12 weken van de bronchodilatator waargenomen, zoals beoordeeld met FEV1.
Figuur 2: Primaire analyse van seriële spirometrie: gemiddelde verandering in FEV1 (l) in week 12 t.o.v. de uitgangssituatie volgens tijdspunt en behandelingsgroep in onderzoek 2 (FAS; subgroep met seriële spirometrie)
FAS = volledige analyseset; FEV1 = geforceerd expiratoir volume in 1 seconde
Pediatrische patiënten
Patiënten in de leeftijd van 12 tot en met 17 jaar zijn bestudeerd. De gebundelde resultaten van beide bevestigende onderzoeken voor verandering in FEV1 ten opzichte van de uitgangssituatie bij patiënten in de leeftijd van 12-17 jaar worden hieronder gegeven (tabel 4). In week 12 waren voor alle leeftijdsgroepen in beide onderzoeken de veranderingen in FEV1-dalwaarde ten opzichte van de uitgangssituatie groter voor alle dosisgroepen van Fp MDPI en FS MDPI dan voor de placebogroep, wat vergelijkbaar is met de algemene resultaten van de onderzoeken.
Tabel 4: Samenvatting van feitelijke waarden en verandering in FEV1-dalwaarde in week 12 t.o.v. de uitgangssituatie volgens behandelingsgroep en leeftijd van 12-17 jaar (FAS)a
| Statistisch tijdspunt | Placebo | Fluticasonpropionaat Spiromax | Seffalair Spiromax | ||
| 113 mcg bid | 232 mcg bid | 14/113 mcg bid | 14/232 mcg bid | ||
| Uitgangssituatie | |||||
| n | 22 | 27 | 10 | 24 | 12 |
| Gemiddelde (SD) | 2,330 (0,3671) | 2,249 (0,5399) | 2,224 (0,4362) | 2,341 (0,5513) | 2,598 (0,5210) |
| Mediaan | 2,348 | 2,255 | 2,208 | 2,255 | 2,425 |
| Min.; max. | 1,555; 3,075 | 0,915; 3,450 | 1,615; 3,115 | 1,580; 3,775 | 1,810; 3,695 |
| Verandering in week 12 | |||||
| n | 22 | 27 | 10 | 24 | 12 |
| Gemiddelde (SD) | 0,09 (0,3541) | 0,378 (0,4516) | 0,558 (0,5728) | 0,565 (0,4894) | 0,474 (0,5625) |
| Mediaan | 0,005 | 0,178 | 0,375 | 0,553 | 0,375 |
| Min.; max. | -0,850; 0,840 | -0,115; 1,650 | -0,080; 1,915 | -0,265; 1,755 | -0,295; 1,335 |
a Volledige analyseset = FAS 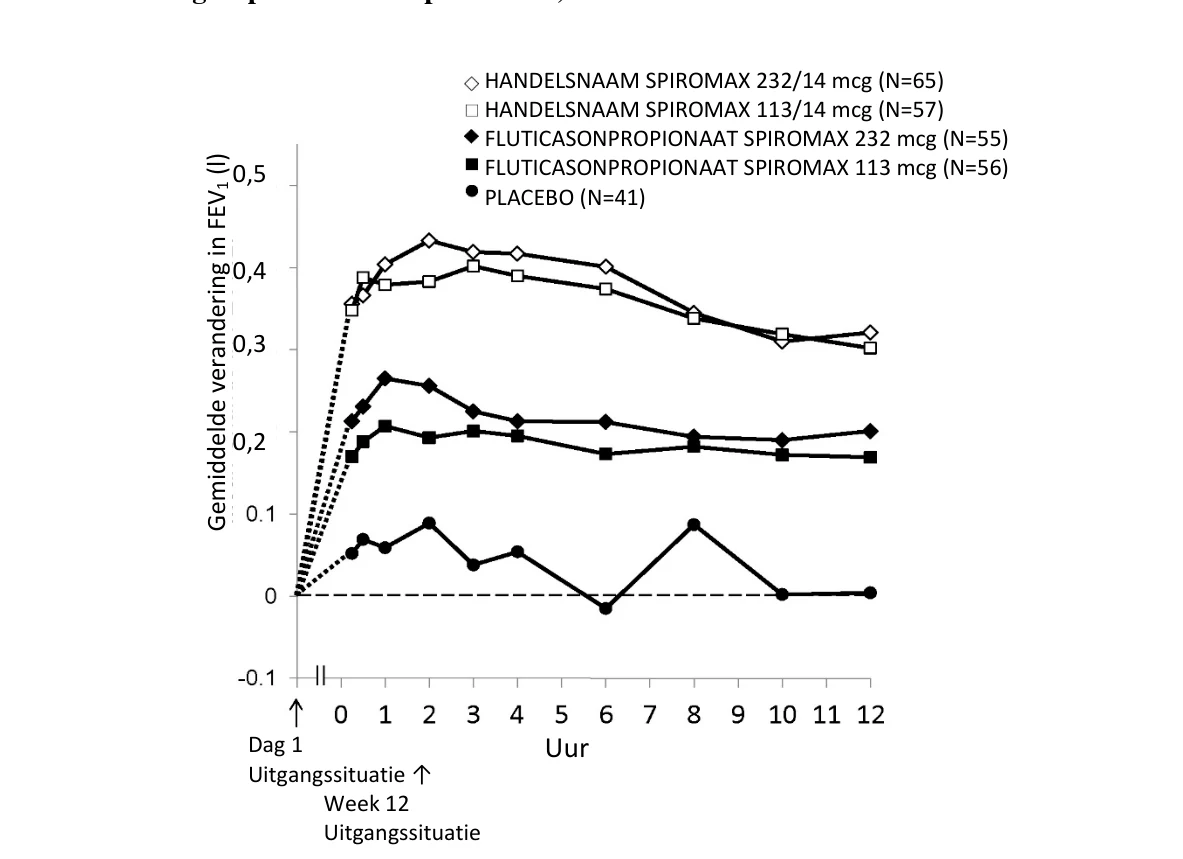
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Seffalair Spiromax in alle subgroepen van pediatrische patiënten voor de behandeling van astma (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Voor farmacokinetische doeleinden kan elke component apart worden beschouwd.
Salmeterol
Salmeterol is lokaal in de long werkzaam. Daarom zijn plasmagehaltes geen indicatie voor therapeutische effecten. Daarnaast zijn er slechts beperkte gegevens beschikbaar over de farmacokinetiek van salmeterol vanwege de technische moeilijkheden om het geneesmiddel in plasma te beoordelen, gezien de zeer lage plasmaconcentraties bij therapeutische doses (ongeveer 200 picogram/ml of minder) die worden bereikt na toediening met een inhalatie.
Fluticasonpropionaat
De absolute biologische beschikbaarheid van een enkele dosis geïnhaleerd fluticasonpropionaat bij gezonde personen varieert tussen ongeveer 5% en 11% van de nominale dosis, afhankelijk van de gebruikte inhalator. Bij patiënten met astma is een mindere mate van systemische blootstelling aan geïnhaleerd fluticasonpropionaat waargenomen.
Absorptie
Systemische absorptie vindt grotendeels door de longen plaats en is in het begin sneller dan aan het eind. De rest van de geïnhaleerde dosis fluticasonpropionaat kan worden ingeslikt, maar draagt minimaal bij tot systemische blootstelling. Dit komt door de lage oplosbaarheid in water en door presystemisch metabolisme, resulterend in een orale beschikbaarheid van minder dan 1%. Er is een lineaire toename in systemische blootstelling bij toename van de geïnhaleerde dosis.
Distributie
De dispositie van fluticasonpropionaat wordt gekenmerkt door een hoge plasmaklaring (1.150 ml/min.), een groot distributievolume bij steady-state (ongeveer 300 l) en een terminale halfwaardetijd van ongeveer 8 uur. Binding aan plasma-eiwit bedraagt 91%.
Biotransformatie
Fluticasonpropionaat wordt heel snel geklaard uit de systemische circulatie. De belangrijkste route is metabolisme tot een inactieve carboxylzuurmetaboliet, door het cytochroom P450 3A4. Ook andere niet-geïdentificeerde metabolieten worden in de feces aangetroffen.
Eliminatie
De renale klaring van fluticasonpropionaat is verwaarloosbaar. Minder dan 5% van de dosis wordt in de urine uitgescheiden, voornamelijk in de vorm van metabolieten. Het grootste deel van de dosis wordt in de feces uitgescheiden in de vorm van metabolieten en ongewijzigd geneesmiddel.
Pediatrische patiënten
Er is een farmacokinetische analyse uitgevoerd van patiënten in de leeftijd van 12 tot en met 17 jaar. Hoewel de subgroepen klein waren, was de systemische blootstelling aan fluticasonpropionaat en salmeterol voor de subgroepen van 12 tot en met 17 jaar en ≥ 18 jaar bij alle behandelingen niet opvallend anders dan die bij de algemene onderzoekspopulatie. De schijnbare eliminatiehalfwaardetijd (t½) werd niet beïnvloed door de leeftijd.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De enige zorgen ten aanzien van de veiligheid voor menselijk gebruik op basis van dieronderzoek naar salmeterol en fluticasonpropionaat afzonderlijk toegediend, waren effecten die verband hielden met overmatige farmacologische werkingen.
Uit onderzoeken bij laboratoriumdieren (minivarkens, knaagdieren en honden) is gebleken dat hartritmestoornissen en plotse dood (met histologisch bewijs van necrose van het myocard) optreden wanneer bèta-agonisten en methylxanthines gelijktijdig worden toegediend. Het is niet bekend wat de klinische betekenis van deze bevindingen is.
In dieronderzoek op het gebied van reproductie is aangetoond dat glucocorticosteroïden tot een verlaagd lichaamsgewicht van de foetus en/of misvormingen leiden (gespleten gehemelte, skeletafwijkingen) bij ratten, muizen en konijnen waarbij voor het moederdier toxische doses subcutaan werden toegediend. De resultaten van dit experimenteel dieronderzoek lijkt echter niet relevant te zijn voor de mens bij de aanbevolen doses. Fluticasonpropionaat dat bij ratten via inhalatie werd toegediend, leidde tot een lager lichaamsgewicht van de foetus, maar leidde niet tot teratogeniciteit bij een voor het moederdier toxische dosis die minder was dan de aanbevolen maximumdosis voor dagelijkse inhalatie bij de mens op basis van de lichaamsoppervlakte (mg/m2). Ervaring met orale corticosteroïden duidt erop dat knaagdieren vatbaarder zijn voor teratogene effecten als gevolg van corticosteroïden dan de mens. Dieronderzoek met salmeterol duidde alleen op embryo-foetale toxiciteit bij hoge blootstellingsniveaus. Na gelijktijdige toediening werd een verhoogde incidentie van de getransponeerde arteria umbilicalis en onvolledige ossificatie van het os occipitale waargenomen bij ratten bij doses die in verband worden gebracht met gekende afwijkingen die door glucocorticoïden worden veroorzaakt.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Lactosemonohydraat (dat melkeiwitten kan bevatten).
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
Na opening van de foliewikkel: 2 maanden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25 °C.
Het beschermkapje voor het mondstuk gesloten houden na gebruik.
6.5 Aard en inhoud van de verpakking
De inhalator is wit met een semitransparant, geel beschermkapje voor het mondstuk. De onderdelen van de inhalator die in aanraking komen met het inhalatiepoeder of de slijmvliezen van de patiënt zijn vervaardigd van acrylonitrielbutadieenstyreen (ABS), polyethyleen (PE) en polypropyleen (PP). Elke inhalator bevat 60 doses en is samen met een droogmiddel in folie gewikkeld.
Verpakkingen met 1 inhalator.
Multiverpakkingen met 3 inhalatoren (3 verpakkingen met 1).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Teva B.V.
Swensweg 5
2031 GA Haarlem
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1533/001
EU/1/21/1533/002
EU/1/21/1533/003
EU/1/21/1533/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 maart 2021
Datum van laatste verlenging: 12 december 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.