


SmPC (samenvatting van de productkenmerken) - Scleryda 240 mg maagsapresistente capsule, hard
1. NAAM VAN HET MEDICIJN
Scleryda 120 mg, maagsapresistente harde capsules
Scleryda 240 mg, maagsapresistente harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Scleryda 120 mg, maagsapresistente harde capsules
Elke maagsapresistente harde capsule, bevat 120 mg dimethylfumaraat
Scleryda 240 mg, maagsapresistente harde capsules
Elke maagsapresistente harde capsule, bevat 240 mg dimethylfumaraat
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Maagsapresistente harde capsule (maagsapresistente capsule)
Scleryda 120 mg, maagsapresistente harde capsules
Blauwgroene en witte maagsapresistente harde capsules, 21,7 mm lang, bedrukt met ‘MYLAN’ over ‘DF 120’ die witte tot gebroken witte maagsapresistente omhulde korrels bevatten.
Scleryda 240 mg, maagsapresistente harde capsules
Blauwgroene maagsapresistente harde capsules, 23,5 mm lang, bedrukt met ‘MYLAN’ over ‘DF 240’ die witte tot gebroken witte maagsapresistente omhulde korrels bevatten.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Scleryda is geïndiceerd voor de behandeling bij volwassen en pediatrische patiënten van 13 jaar en ouder met relapsing-remitting multipele sclerose (RRMS).
4.2 Dosering en wijze van toediening
De behandeling dient te worden geïnitieerd onder toezicht van een arts met ervaring in het behandelen van multipele sclerose.
Dosering
De startdosering is 120 mg tweemaal per dag. Na 7 dagen dient de dosis te worden verhoogd tot de aanbevolen onderhoudsdosis van 240 mg tweemaal per dag (zie rubriek 4.4).
Als een patiënt een dosis heeft overgeslagen, mag geen dubbele dosis worden ingenomen. De patiënt mag de overgeslagen dosis alleen maar innemen als er 4 uur tussen de doses is in gelaten. Anders moet de patiënt wachten tot de volgende geplande dosis.
Een tijdelijke verlaging van de dosis tot 120 mg tweemaal per dag kan het optreden van flushing en maag-darmbijwerkingen verminderen. De aanbevolen onderhoudsdosis van 240 mg tweemaal per dag dient binnen 1 maand te worden hervat.
Scleryda dient met voedsel te worden ingenomen (zie rubriek 5.2). Voor patiënten die flushing of maag-darmbijwerkingen ondervinden, mag Scleryda met voedsel worden ingenomen om de verdraagbaarheid te verbeteren (zie rubriek 4.4, 4.5 en 4.8).
Speciale populaties
Ouderen
In klinische onderzoeken met dimethylfumaraat was er beperkte blootstelling aan patiënten van 55 jaar of ouder, en was het aantal deelnemende patiënten van 65 jaar of ouder te laag om te bepalen of deze anders reageren dan jongere patiënten (zie rubriek 5.2). Op basis van het werkingsmechanisme van de werkzame stof zijn er geen theoretische redenen om de dosis voor ouderen aan te passen.
Nier- en leverfunctiestoornissen
Dimethylfumaraat is niet onderzocht in patiënten met nier- of leverfunctiestoornissen. Op basis van klinische farmacologische onderzoeken is geen aanpassing van de dosis vereist (zie rubriek 5.2). Bij het behandelen van patiënten met ernstige nier- of leverfunctiestoornissen moet met voorzichtigheid worden gehandeld (zie rubriek 4.4).
Pediatrische patiënten
De dosering is dezelfde bij volwassenen en bij pediatrische patiënten van 13 jaar en ouder.
Er zijn beperkte gegevens beschikbaar voor kinderen tussen 10–12 jaar. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8 en 5.1, maar er kan geen doseringsadvies worden gegeven.
De veiligheid en werkzaamheid van dimethylfumaraat bij kinderen jonger dan 10 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Voor oraal gebruik.
De capsule moet in zijn geheel worden doorgeslikt. De capsule of diens inhoud mag niet worden fijngemaakt, verdeeld, opgelost, gezogen of gekauwd, aangezien de maagzuurbestendige omhulling van de korrels het irriteren van de darm voorkomt.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
Vermoede of bevestigde progressieve multifocale leuko-encefalopathie (PML)
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Bloed-/laboratoriumonderzoeken
Nierfunctie
In klinische onderzoeken bij met dimethylfumaraat behandelde patiënten zijn veranderingen in laboratoriumonderzoeken naar de nierfunctie waargenomen (zie rubriek 4.8). De klinische implicaties van deze veranderingen zijn niet bekend. Beoordeling van de nierfunctie (bijv. creatinine, ureumstikstofgehalte in het bloed en urineonderzoek) wordt aanbevolen alvorens de behandeling te initiëren, na 3 en 6 maanden behandeling, en vervolgens om de 6 tot 12 maanden en indien klinisch geïndiceerd.
Leverfunctie
Medicijngeïnduceerd leverletsel, waaronder stijging van leverenzymgehaltes (≥ 3 bovenste limiet van normaal (ULN)) en stijging van totaalbilirubinegehaltes (≥ 2 ULN), kan het gevolg zijn van behandeling met dimethylfumaraat. Dit kan onmiddellijk optreden of pas na enkele weken of nog later. Er is waargenomen dat de bijwerkingen verdwenen nadat de behandeling was stopgezet. Beoordeling van serumaminotransferasen (bijv. alanineaminotransferase (ALAT), aspartaataminotransferase (ASAT)) en totaalbilirubine wordt aanbevolen voor de aanvang van de behandeling en tijdens de behandeling, indien klinisch geïndiceerd.
Lymfocyten
Patiënten die worden behandeld met dimethylfumaraat kunnen lymfopenie ontwikkelen (zie rubriek 4.8). Alvorens een behandeling met dimethylfumaraat te initiëren, dient het huidige volledige bloedbeeld, inclusief lymfocyten, te worden bepaald.
Indien het aantal lymfocyten onder het normale bereik blijkt te liggen, moet vóór het starten van de behandeling een grondige beoordeling van de mogelijke oorzaken worden uitgevoerd. Dimethylfumaraat is niet onderzocht bij patiënten met een reeds bestaand laag aantal lymfocyten en daarom moet bij het behandelen van deze patiënten met voorzichtigheid worden gehandeld. Een behandeling mag niet worden geïnitieerd bij patiënten met ernstige lymfopenie (lymfocytenaantal < 0,5 × 10⁹/l).
Na het starten van de behandeling moet om de 3 maanden het volledige bloedbeeld, inclusief lymfocyten, worden bepaald.
Door een verhoogd risico op PML wordt extra waakzaamheid aangeraden bij patiënten met lymfopenie, en wel als volgt:
- De behandeling moet worden gestaakt bij patiënten met ernstige, langdurige lymfopenie (lymfocytenaantal < 0,5 × 10⁹/l) die gedurende meer dan 6 maanden aanhoudt.
- Bij patiënten met een aanhoudende matige vermindering van het absolute aantal lymfocyten ≥ 0,5 × 10⁹/l tot < 0,8 × 10⁹/l gedurende meer dan 6 maanden, dient de verhouding tussen voordelen en risico’s van een behandeling met dimethylfumaraat opnieuw te worden beoordeeld.
- Bij patiënten met een lymfocytenaantal lager dan de ondergrens van normaal (LLN) zoals gedefinieerd door het referentiebereik van plaatselijke laboratoria, wordt het regelmatig bewaken van absolute lymfocytenaantallen aangeraden. Er moet rekening worden gehouden met bijkomende factoren die het individuele risico op PML kunnen vergroten (zie de subrubriek over PML hieronder).
Lymfocytenaantallen moeten tot aan herstel worden gevolgd (zie rubriek 5.1). Bij herstel en in de afwezigheid van alternatieve behandelingsopties moeten beslissingen over het wel of niet herstarten van dimethylfumaraat na het onderbreken van de behandeling worden gebaseerd op een klinische beoordeling.
Magnetic Resonance Imaging (MRI)
Voordat de behandeling met dimethylfumaraat wordt gestart, moet er een MRI van de uitgangssituatie beschikbaar zijn (meestal binnen 3 maanden) als referentie. De behoefte aan verdere MRI-scans moet overeenkomstig landelijke en plaatselijke aanbevelingen worden overwogen. MRI-scans kunnen worden overwogen als onderdeel van toegenomen waakzaamheid bij patiënten van wie wordt gedacht dat zij een hoger risico op PML hebben. In geval van een klinisch vermoeden van PML moet de MRI om diagnostische redenen onmiddellijk worden verricht.
Progressieve multifocale leuko-encefalopathie (PML)
Bij patiënten die werden behandeld met dimethylfumaraat is melding gemaakt van PML (zie rubriek 4.8). PML is een opportunistische infectie veroorzaakt door het John-Cunningham virus (JCV), die fataal kan zijn of ernstige invaliditeit tot gevolg kan hebben.
Gevallen van PML hebben zich voorgedaan met dimethylfumaraat en andere fumaraat bevattende medicijnen in de context van lymfopenie (lymfocytenaantallen lager dan LLN). Langdurige matige tot ernstige lymfopenie lijkt het risico op PML bij gebruik van dimethylfumaraat te vergroten; het risico kan echter niet worden uitgesloten bij patiënten met milde lymfopenie.
Bijkomende factoren die mogelijk kunnen bijdragen aan een verhoogd risico op PML bij lymfopenie zijn:
- duur van behandeling met dimethylfumaraat. Gevallen van PML kwamen voor na ongeveer 1 tot 5 jaar behandeling, hoewel de precieze relatie met de duur van de behandeling onbekend is.
- ernstige afname van CD4+- en vooral CD8+-T-celaantallen, die belangrijk zijn voor immunologische weerstand (zie rubriek 4.8) en
- eerdere immunosuppressieve en immunomodulerende behandeling (zie hieronder).
Artsen moeten hun patiënten beoordelen om te bepalen of de symptomen indicatief zijn voor neurologische disfunctie en, indien dit het geval is, of deze symptomen typisch zijn voor MS of mogelijk duiden op PML.
Bij de eerste tekenen die duiden op PML dient de behandeling met dimethylfumaraat te worden gestaakt en moeten geschikte diagnostische evaluaties worden uitgevoerd, waaronder het bepalen van het JCV-DNA in het cerebrospinaal vocht (CSV) met de kwantitatieve polymerase kettingreactiemethodologie (PCR). De symptomen van PML kunnen overeenkomen met een MS-relaps. Specifieke symptomen die verband houden met PML zijn divers, kunnen zich gedurende dagen of weken verder ontwikkelen en omvatten progressieve zwakte aan één kant van het lichaam of onhandigheid van ledematen, stoornissen in het gezichtsvermogen, en veranderingen in denken, geheugen en oriëntatie die leiden tot verwardheid en persoonlijkheidsveranderingen. Artsen dienen in het bijzonder alert te zijn op symptomen die duiden op PML die de patiënt wellicht niet opvallen. Patiënten moet ook worden geadviseerd om hun partners of zorgverleners te informeren over hun behandeling, omdat zij symptomen kunnen opmerken waarvan de patiënt zich niet bewust is.
PML kan zich alleen voordoen in de aanwezigheid van een JCV-infectie. Als er op JCV wordt onderzocht, moet in overweging worden genomen dat de invloed van lymfopenie op de nauwkeurigheid van anti-JCV-antilichaamonderzoek niet is onderzocht bij patiënten behandeld met dimethylfumaraat. Verder moet worden opgemerkt dat een negatieve anti-JCV-antilichamentest (in aanwezigheid van een normaal lymfocytenaantal) de mogelijkheid op een daaropvolgende JCV-infectie niet uitsluit.
Als een patiënt PML ontwikkelt, moet de behandeling met dimethylfumaraat permanent worden gestaakt.
Voorafgaande behandeling met immunosuppressieve of immunomodulerende therapieën
Er zijn geen klinische onderzoeken verricht waarin de werkzaamheid en veiligheid van dimethylfumaraat is geëvalueerd wanneer patiënten van andere ziektemodificerende therapieën op dimethylfumaraat overschakelen. Het is mogelijk dat eerdere immunosuppressieve therapie bijdraagt aan de ontwikkeling van PML bij patiënten die zijn behandeld met dimethylfumaraat.
Er zijn gevallen van PML gemeld bij patiënten die eerder werden behandeld met natalizumab, waarvoor PML een vastgesteld risico vormt. Artsen moeten zich ervan bewust zijn dat bij gevallen van PML die zich voordoen na het recent staken van een behandeling met natalizumab wellicht geen sprake is van lymfopenie.
Daarnaast is het merendeel van bevestigde PML-gevallen met dimethylfumaraat opgetreden bij patiënten met een eerdere immunomodulerende behandeling.
Wanneer patiënten van een andere ziektemodificerende therapie op dimethylfumaraat worden overgeschakeld, moeten de halfwaardetijd en het werkingsmechanisme van de andere therapie in overweging worden genomen teneinde een additief immuuneffect te voorkomen bij het tegelijkertijd verminderen van het risico op reactivatie van MS. Een volledig bloedbeeld wordt aanbevolen alvorens dimethylfumaraat te initiëren en regelmatig tijdens de behandeling (zie Bloed-/laboratoriumonderzoeken hierboven).
Ernstige nier- of leverfunctiestoornissen
Dimethylfumaraat is niet onderzocht bij patiënten met ernstige nier- of leverfunctiestoornissen en daarom moet bij deze patiënten met voorzichtigheid worden gehandeld (zie rubriek 4.2).
Ernstige actieve maag-darmaandoening
Dimethylfumaraat is niet onderzocht bij patiënten met een ernstige actieve maag-darmaandoening en daarom moet bij deze patiënten met voorzichtigheid worden gehandeld.
Flushing
In klinische onderzoeken ervoer 34% van de met dimethylfumaraat behandelde patiënten flushing. Bij de meeste patiënten die flushing ervoeren was deze licht of matig van ernst. Gegevens afkomstig van onderzoeken met gezonde vrijwilligers suggereren dat flushing gerelateerd aan dimethylfumaraat waarschijnlijk door prostaglandine wordt gemedieerd. Een korte behandelingskuur met 75 mg acetylsalicylzuur met niet-maagsapresistente omhulling kan gunstig zijn bij patiënten met ondraaglijke flushing (zie rubriek 4.5). In twee onderzoeken met gezonde vrijwilligers was het optreden en de ernst van flushing gedurende de doseringsperiode verminderd.
In klinische onderzoeken ervoeren 3 van de in totaal 2.560 patiënten behandeld met dimethylfumaraat ernstige flushingsymptomen die waarschijnlijk overgevoeligheids- of anafylactoïde reacties waren. Deze voorvallen waren niet levensbedreigend, maar leidden wel tot ziekenhuisopname. Voorschrijvers en patiënten moeten hier alert op zijn in het geval van ernstige flushingreacties (zie rubriek 4.2, 4.5 en 4.8).
Anafylactische reacties
Sinds dimethylfumaraat op de markt is gebracht, zijn er na de toediening ervan gevallen van anafylaxie/anafylactoïde reactie gemeld (zie rubriek 4.8). Mogelijke symptomen zijn dyspneu, hypoxie, hypotensie, angio-oedeem, rash of urticaria. Het mechanisme van door dimethylfumaraat geïnduceerde anafylaxie is niet bekend. Deze reacties treden doorgaans na de eerste dosis op, maar kunnen zich ook op elk moment tijdens de behandeling voordoen, en kunnen ernstig en levensbedreigend zijn. Patiënten moeten worden geïnstrueerd om met dimethylfumaraat te stoppen en onmiddellijk medische zorg te zoeken wanneer zij tekenen of symptomen van anafylaxie ervaren. De behandeling mag niet worden hervat (zie rubriek 4.8).
Infecties
In fase 3 placebogecontroleerde onderzoeken was de incidentie van infecties (60% versus 58%) en ernstige infecties (2% versus 2%) vergelijkbaar bij patiënten behandeld met respectievelijk dimethylfumaraat of placebo. Vanwege de immunomodulerende eigenschappen van dimethylfumaraat (zie rubriek 5.1) moet echter, als een patiënt een ernstige infectie ontwikkelt, opschorting van behandeling met dimethylfumaraat worden overwogen en moeten de voordelen en risico’s opnieuw worden beoordeeld voorafgaand aan het opnieuw starten van de behandeling. Patiënten die dimethylfumaraat krijgen, moeten worden geïnstrueerd om symptomen van infecties aan een arts te melden. Patiënten met ernstige infecties mogen behandeling met dimethylfumaraat pas starten nadat de infectie(s) is (zijn) genezen.
Er werd geen verhoogde incidentie van ernstige infecties waargenomen bij patiënten met een lymfocytenaantal < 0,8 × 10⁹/l of < 0,5 × 10⁹/l (zie rubriek 4.8). Indien behandeling in aanwezigheid van matige tot ernstige langdurige lymfopenie wordt voortgezet, kan het risico op een opportunistische infectie, waaronder PML, niet worden uitgesloten (zie rubriek 4.4 subrubriek PML).
Herpes zoster-infecties
Gevallen van herpes zoster zijn gemeld met dimethylfumaraat (zie rubriek 4.8). De meerderheid van de gevallen was niet ernstig, maar er zijn wel ernstige gevallen gemeld, waaronder verspreide herpes zoster, herpes zoster ophthalmicus, herpes zoster oticus, herpes zoster-infectie neurologisch, herpes zoster-meningo-encefalitis en herpes zoster-meningomyelitis. Deze bijwerkingen kunnen zich op elk moment tijdens de behandeling voordoen. Patiënten moeten worden gemonitord op tekenen en symptomen van herpes zoster, vooral wanneer gelijktijdige lymfocytopenie is gemeld. Als herpes zoster zich voordoet, dient passende behandeling voor herpes zoster te worden toegepast. Bij patiënten met ernstige infecties moet overwogen worden om de behandeling met dimethylfumaraat te staken totdat de infectie is genezen (zie rubriek 4.8).
Behandeling initiëren
De behandeling moet geleidelijk aan worden gestart om het optreden van flushing en maag-darmbijwerkingen te verminderen (zie rubriek 4.2).
Syndroom van Fanconi
Er zijn gevallen van het syndroom van Fanconi gemeld met een medicijn dat dimethylfumaraat bevat, in combinatie met andere fumaarzuuresters. Om een verminderde nierfunctie en osteomalacie te voorkomen, is het belangrijk het syndroom van Fanconi vroeg te diagnosticeren en de behandeling met dimethylfumaraat te stoppen, omdat het syndroom doorgaans reversibel is. De belangrijkste tekenen zijn: proteïnurie, glycosurie (met normale bloedsuikerspiegel), hyperamino-acidurie en fosfaturie (mogelijk gelijktijdig met hypofosfatemie). Bij progressie kan er sprake zijn van symptomen zoals polyurie, polydipsie en proximale spierzwakte. In zeldzame gevallen kunnen hypofosfatemische osteomalacie met niet-gelokaliseerde botpijn, stijging van alkalische fosfatase in het serum en spanningsbreuken optreden. Belangrijk is dat het syndroom van Fanconi kan optreden zonder verhoogde niveaus van creatinine of een lage glomerulaire filtratiesnelheid. In het geval van onduidelijke symptomen dient rekening te worden gehouden met het syndroom van Fanconi en moeten gepaste onderzoeken worden uitgevoerd.
Natriumgehalte
Dit medicijn bevat minder dan 1 mmol natrium (23 mg) per capsule, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere medicijnen en andere vormen van interactie
Antineoplastische, immunosuppressieve of corticosteroïdentherapieën
Dimethylfumaraat is niet onderzocht in combinatie met antineoplastische of immunosuppressieve therapieën en daarom moet bij gelijktijdige toediening met voorzichtigheid worden gehandeld. In klinische onderzoeken van multipele sclerose werd de gelijktijdige behandeling van relapses met een korte intraveneuze corticosteroïdenkuur niet geassocieerd met een klinisch relevante toename in infectie.
Vaccins
Gelijktijdige toediening van niet-levende vaccins volgens de nationale vaccinatieschema’s kan worden overwogen tijdens de behandeling met dimethylfumaraat. In een klinisch onderzoek waaraan in totaal 71 patiënten met RRMS deelnamen, bereikten de patiënten die gedurende ten minste 6 maanden tweemaal per dag 240 mg dimethylfumaraat (n = 38) of gedurende ten minste 3 maanden niet-gepegyleerd interferon (n = 33) gebruikten, een vergelijkbare immuunrespons (gedefinieerd als een ≥ 2-voudige verhoging vanaf de pre- tot de postvaccinatietiter) op tetanustoxoïd (‘recall’-antigeen) en een geconjugeerd meningokokken C-polysaccharidevaccin (neoantigeen), terwijl de immuunrespons op verschillende serotypen van een ongeconjugeerd 23-valent pneumokokkenpolysaccharidevaccin (T-cel onafhankelijk antigeen) in beide behandelingsgroepen varieerde. Een positieve immuunrespons gedefinieerd als een ≥ 4-voudige verhoging van de antilichaamtiter op de drie vaccins, werd in beide behandelingsgroepen door minder proefpersonen bereikt. Er werden kleine numerieke verschillen in de respons op tetanustoxoïd en pneumokokkenpolysaccharide serotype 3 opgemerkt in het voordeel van niet-gepegyleerd interferon.
Er zijn geen klinische gegevens beschikbaar over de werkzaamheid en veiligheid van levende verzwakte vaccins bij patiënten die dimethylfumaraat innemen. Levende vaccins kunnen een verhoogd risico met zich meebrengen op klinische infectie en mogen niet worden gegeven aan patiënten behandeld met dimethylfumaraat tenzij men, in uitzonderlijke gevallen, van mening is dat dit mogelijke risico niet opweegt tegen het risico van niet vaccineren.
Andere fumaarzuurderivaten
Tijdens behandeling met dimethylfumaraat dient het gelijktijdig gebruik van andere fumaarzuurderivaten (topisch of systemisch) te worden vermeden.
Bij de mens wordt dimethylfumaraat uitgebreid gemetaboliseerd door esterasen voordat het de systemische circulatie bereikt; verder metabolisme vindt plaats via de tricarboxylzuurcyclus, zonder dat het cytochroom P450 (CYP)-systeem daarbij betrokken is. Potentiële risico’s op medicijneninteractie zijn niet geïdentificeerd in in-vitro-CYP-inhibitie- en inductieonderzoeken, een p-glycoproteïne studie, of onderzoeken naar de proteïnebinding van dimethylfumaraat en monomethylfumaraat (een primaire metaboliet van dimethylfumaraat).
Effecten van andere stoffen op dimethylfumaraat
Medicijnen die bij patiënten met multipele sclerose vaak worden gebruikt, intramusculair interferon bèta-1a en glatirameeracetaat, werden klinisch getest op potentiële interacties met dimethylfumaraat en hebben het farmacokinetische profiel van dimethylfumaraat niet gewijzigd.
Aanwijzingen afkomstig van onderzoeken met gezonde vrijwilligers suggereren dat flushing gerelateerd aan dimethylfumaraat waarschijnlijk door prostaglandine wordt gemedieerd. In twee onderzoeken met gezonde vrijwilligers veranderde de toediening van 325 mg (of equivalent) acetylsalicylzuur met niet-maagsapresistente omhulling, 30 minuten vóór dimethylfumaraat, dosering gedurende respectievelijk 4 dagen en 4 weken, het farmacokinetische profiel van dimethylfumaraat niet. Bij patiënten met RRMS moeten mogelijke risico’s verbonden aan de behandeling met acetylsalicylzuur worden overwogen voorafgaand aan gelijktijdige toediening met dimethylfumaraat. Langdurig (> 4 weken) continu gebruik van acetylsalicylzuur is niet onderzocht (zie rubriek 4.4 en 4.8).
Gelijktijdige behandeling met nefrotoxische medicijnen (zoals aminoglycosiden, diuretica, niet-steroïde ontstekingsremmers of lithium) kan de mogelijkheid op bijwerkingen in de nieren (bijv. proteïnurie; zie rubriek 4.8) vergroten bij patiënten die dimethylfumaraat innemen (zie rubriek 4.4 Bloed-/laboratoriumonderzoeken).
Consumptie van matige hoeveelheden alcohol veranderde de blootstelling aan dimethylfumaraat niet en werd niet in verband gebracht met een toename van de bijwerkingen. De consumptie van grote hoeveelheden sterk alcoholische dranken (meer dan 30% alcoholvolume) dienen te worden vermeden binnen een uur van inname van dimethylfumaraat, omdat alcohol kan leiden tot een verhoogde frequentie van maag-darmbijwerkingen.
Effecten van dimethylfumaraat op andere stoffen
In-vitro-CYP-inductieonderzoeken lieten geen interactie tussen dimethylfumaraat en orale anticonceptiemiddelen zien. In een in-vivo-onderzoek veroorzaakte gelijktijdige toediening van dimethylfumaraat en een oraal combinatie-anticonceptivum (norgestimaat en ethinylestradiol) geen relevante verandering in blootstelling aan het orale anticonceptivum. Er is geen onderzoek uitgevoerd naar interacties met orale anticonceptiva die andere progestagenen bevatten; een effect van dimethylfumaraat op de blootstelling eraan wordt echter niet verwacht.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een matige hoeveelheid gegevens over zwangere vrouwen (tussen 300 tot 1000 zwangerschapsuitkomsten) beschikbaar, gebaseerd op een zwangerschapsregister en spontane meldingen in de postmarketing-fase. In het zwangerschapsregister voor Scleryda werden 289 prospectief verzamelde zwangerschapsuitkomsten gedocumenteerd van patiënten met MS die waren blootgesteld aan dimethylfumaraat. De mediane duur van de blootstelling aan dimethylfumaraat bedroeg 4,6 weken tijdens de zwangerschap, met beperkte blootstelling na week 6 van de zwangerschap (44 zwangerschapsuitkomsten). Blootstelling aan dimethylfumaraat zo vroeg tijdens de zwangerschap duidt niet op misvormende of foetale/neonatale toxiciteit vergeleken met de algemene populatie. Het risico van langere blootstelling aan dimethylfumaraat of blootstelling in een later stadium van de zwangerschap is niet bekend.
Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Scleryda te vermijden tijdens de zwangerschap. Dimethylfumaraat mag tijdens de zwangerschap alleen worden gebruikt indien het duidelijk nodig is en indien het potentiële voordeel opweegt tegen het potentiële risico voor de foetus.
Borstvoeding
Het is niet bekend of dimethylfumaraat/metabolieten in de moedermelk worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met dimethylfumaraat moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van dimethylfumaraat op de vruchtbaarheid bij de mens. Gegevens uit preklinische onderzoeken duiden niet op een verhoogd risico op verminderde vruchtbaarheid bij gebruik van dimethylfumaraat (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Dimethylfumaraat heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen waren flushing (35%) en maag-darmbijwerkingen (d.w.z. diarree (14%), misselijkheid (12%), buikpijn (10%), pijn in de bovenbuik (10%)). Flushing en maag-darmbijwerkingen treden vaak op aan het begin van de behandeling (voornamelijk gedurende de eerste maand), en bij patiënten die flushing en maag-darmbijwerkingen ervaren, kunnen deze voorvallen zo nu en dan blijven optreden gedurende de gehele behandeling met dimethylfumaraat. De meest frequent gemelde bijwerkingen die tot stopzetting leidden, zijn flushing (3%) en maag-darmbijwerkingen (4%).
In fase 2 en 3 placebogecontroleerde en ongecontroleerde klinische onderzoeken hebben in totaal 2.513 patiënten dimethylfumaraat gekregen gedurende perioden van maximaal 12 jaar met een algehele blootstelling die equivalent was aan 11.318 persoonsjaren. In totaal hebben 1.169 patiënten ten minste 5 jaar en 426 patiënten ten minste 10 jaar behandeling met dimethylfumaraat gekregen. De ervaringen uit ongecontroleerde klinische onderzoeken zijn consistent met de ervaringen uit placebogecontroleerde klinische onderzoeken.
Lijst van bijwerkingen in tabelvorm
Bijwerkingen die voortkomen uit klinische onderzoeken, veiligheidsonderzoeken na toelating en spontane meldingen zijn in onderstaande tabel vermeld.
De bijwerkingen zijn gerangschikt naar systeem/orgaanklasse volgens de MedDRA-gegevensbank. De frequentie van onderstaande bijwerkingen wordt als volgt aangeduid:
- Zeer vaak (≥ 1/10)
- Vaak (≥ 1/100, < 1/10)
- Soms (≥ 1/1.000, < 1/100)
- Zelden (≥ 1/10.000, < 1/1.000)
- Zeer zelden (< 1/10.000)
- Niet bekend (de frequentie kan met de beschikbare gegevens niet worden bepaald)
| MedDRA- Systeem/orgaanklasse | Bijwerking | Frequentiecategorie |
|---|---|---|
| Infecties en parasitaire aandoeningen | Gastro-enteritis | Vaak |
| Progressieve multifocale Leuko-encefalopathie (PML) | Niet bekend | |
| Herpes zoster | Niet bekend | |
| Bloed- en lymfestelselaandoeningen | Lymfopenie | Vaak |
| Leukopenie | Vaak | |
| Trombocytopenie | Soms | |
| Immuunsysteemaandoeningen | Overgevoeligheid | Soms |
| Anafylaxie1 | Niet bekend | |
| Dyspneu | Niet bekend | |
| Hypoxie | Niet bekend | |
| Hypotensie | Niet bekend | |
| Angio-oedeem | Niet bekend | |
| Zenuwstelselaandoeningen | Brandend gevoel | Vaak |
| Bloedvataandoeningen | Flushing | Zeer vaak |
| Opvlieger | Vaak | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Rinorroe | Niet bekend |
| Maagdarmstelselaandoeningen | Diarree | Zeer vaak |
| Nausea | Zeer vaak | |
| Pijn in de bovenbuik | Zeer vaak | |
| Buikpijn | Zeer vaak | |
| Braken | Vaak | |
| Dyspepsie | Vaak | |
| Gastritis | Vaak | |
| Maag-darmstoornis | Vaak | |
| Lever- en galaandoeningen | Aspartaataminotransferase verhoogd | Vaak |
| Alanineaminotransferase verhoogd | Vaak | |
| Medicijngeïnduceerd leverletsel | Zelden | |
| Huid- en onderhuidaandoeningen | Pruritus | Vaak |
| Rash | Vaak | |
| Erytheem | Vaak | |
| Alopecia | Vaak | |
| Nier- en urinewegaandoeningen | Proteïnurie | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Warm aanvoelen | Vaak |
| Onderzoeken | Ketonen in de urine | Zeer vaak |
| Albumine aanwezig in de urine | Vaak | |
| Aantal witte bloedcellen verlaagd | Vaak |
Beschrijving van geselecteerde bijwerkingen
Flushing
In de placebogecontroleerde onderzoeken was de incidentie van flushing (34% versus 4%) en opvliegers (7% versus 2%) hoger bij patiënten die met dimethylfumaraat werden behandeld vergeleken bij die met placebo waren behandeld. Flushing wordt meestal beschreven als roodheid of opvliegers, maar kan ook warmte, roodheid, jeuk en brandend gevoel omvatten. Flushing komt vaak aan het begin van de behandeling voor (voornamelijk gedurende de eerste maand) en bij patiënten die flushing ondervinden kan dit tijdens de gehele behandeling met dimethylfumaraat met tussenpozen blijven optreden. Bij patiënten met flushing had de meerderheid flushingverschijnselen die qua ernst licht of matig waren. In totaal is 3% van de met dimethylfumaraat behandelde patiënten gestopt met de behandeling wegens flushing. De incidentie van ernstige flushing, die kan worden gekarakteriseerd door gegeneraliseerd erytheem, uitslag en/of pruritus, werd waargenomen bij minder dan 1% van de met dimethylfumaraat behandelde patiënten (zie rubriek 4.2, 4.4 en 4.5).
Maag-darmbijwerkingen
De incidentie van maag-darmbijwerkingen (bijv. diarree [14% versus 10%], misselijkheid [12% versus 9%], pijn in de bovenbuik [10% versus 6%], buikpijn [9% versus 4%], braken [8% versus 5%] en dyspepsie [5% versus 3%]) was hoger bij patiënten behandeld met dimethylfumaraat vergeleken met patiënten behandeld met placebo. Maag-darmbijwerkingen komen vaak aan het begin van de behandeling voor (voornamelijk gedurende de eerste maand) en bij patiënten die maag-darmbijwerkingen ondervinden kan dit gedurende de gehele behandeling met dimethylfumaraat met tussenpozen blijven optreden. Bij de meeste patiënten die maag-darmbijwerkingen ervoeren, waren deze licht tot matig van ernst. Vier procent (4%) van met dimethylfumaraat behandelde patiënten heeft de behandeling stopgezet wegens maag-darmbijwerkingen. De incidentie van ernstige maag-darmbijwerkingen, waaronder gastro-enteritis en gastritis, werd waargenomen bij 1% van de met dimethylfumaraat behandelde patiënten (zie rubriek 4.2).
Leverfunctie
Op basis van gegevens van placebogecontroleerde onderzoeken had de meerderheid van patiënten met een stijging levertransaminasen die < 3 keer zo hoog waren als de ULN. De toegenomen incidentie van stijgingen van levertransaminasen bij de met dimethylfumaraat behandelde patiënten vergeleken met placebo werd voornamelijk waargenomen gedurende de eerste 6 maanden van behandeling. Stijgingen in respectievelijk alanineaminotransferase en aspartaataminotransferase ≥ 3 keer ULN werden waargenomen bij 5% en 2% van de met placebo behandelde patiënten en bij 6% en 2% van de met dimethylfumaraat behandelde patiënten. Stopzetting wegens verhoogde levertransaminasen bedroeg < 1% en was vergelijkbaar bij patiënten behandeld met dimethylfumaraat of placebo. Stijgingen in transaminasen ≥ 3 keer ULN met gelijktijdige stijgingen in totaalbilirubine > 2 keer ULN zijn niet waargenomen in placebogecontroleerde onderzoeken.
Stijging van leverenzymwaarden en gevallen van medicijngeïnduceerd leverletsel (stijgingen in transaminasen ≥ 3 keer ULN met gelijktijdige stijgingen in totaalbilirubine > 2 keer ULN) zijn gemeld in postmarketingervaring na toediening van dimethylfumaraat, die verdwenen na stopzetting van de behandeling.
Lymfopenie
In de placebogecontroleerde onderzoeken hadden de meeste patiënten (> 98%) normale lymfocytenaantallen voordat de behandeling werd geïnitieerd. Bij behandeling met dimethylfumaraat nam het gemiddelde aantal lymfocyten gedurende het eerste jaar af en bleef daarna stabiel. Gemiddeld nam het aantal lymfocyten met ongeveer 30% af t.o.v. de uitgangssituatie. Het gemiddelde en mediane aantal lymfocyten bleef binnen de normale limieten. Lymfocytenaantallen < 0,5 x 10⁹/l werden waargenomen bij < 1% van patiënten behandeld met placebo en 6% van patiënten behandeld met dimethylfumaraat. Een lymfocytenaantal < 0,2 x 10⁹/l werd waargenomen bij 1 patiënt behandeld met dimethylfumaraat en bij geen patiënten behandeld met placebo.
In klinische onderzoeken (zowel gecontroleerde als ongecontroleerde) had 41% van de patiënten die werd behandeld met dimethylfumaraat lymfopenie (in deze onderzoeken gedefinieerd als < 0,91 × 10⁹/l). Milde lymfopenie (aantallen van ≥ 0,8 × 10⁹/l tot < 0,91 × 10⁹/l) werd waargenomen bij 28% van de patiënten; matige lymfopenie (aantallen ≥ 0,5 × 10⁹/l tot < 0,8 × 10⁹/l) die gedurende minimaal zes maanden aanhield werd waargenomen bij 11% van de patiënten; ernstige lymfopenie (aantallen < 0,5 × 10⁹/l) die gedurende minimaal zes maanden aanhield werd waargenomen bij 2% van de patiënten. In de groep met ernstige lymfopenie bleef het overgrote deel van de lymfocytenaantallen < 0,5 × 10⁹/l bij voortzetting van de behandeling.
Daarnaast is gebleken dat in een ongecontroleerd, prospectief, post-marketingonderzoek in week 48 van de behandeling met dimethylfumaraat (n=185) CD4+-T-cellen matig (aantallen ≥ 0,2 × 10⁹/L tot < 0,4 × 10⁹/l) of sterk (< 0,2 × 10⁹/l) waren verminderd bij maximaal 37% respectievelijk 6% van de patiënten, terwijl CD8+-T-cellen vaker verminderd waren bij maximaal 59% van de patiënten bij aantallen < 0,2 × 10⁹/l en 25% van de patiënten bij aantallen < 0,1 × 10⁹/l.
In gecontroleerde en ongecontroleerde klinische onderzoeken werden patiënten die de behandeling met dimethylfumaraat stopzetten en die een lymfocytenaantal lager dan de LLN hadden, gevolgd tot aan herstel van het lymfocytenaantal tot de LLN (zie rubriek 5.1).
Progressieve multifocale leuko-encefalopathie (PML)
Bij behandeling met dimethylfumaraat zijn gevallen gemeld van infecties met John Cunningham-virus (JCV) die PML veroorzaakte (zie rubriek 4.4). PML kan fataal aflopen of leiden tot ernstige invaliditeit. In een van de klinische onderzoeken heeft 1 patiënt die dimethylfumaraat innam PML ontwikkeld in combinatie met langdurige ernstige lymfopenie (lymfocytenaantallen van < 0,5 × 10⁹/l gedurende 3,5 jaar) met fatale afloop. In de postmarketingsetting is ook PML opgetreden in de aanwezigheid van matige en milde lymfopenie (> 0,5 × 10⁹/l bij < LLN zoals gedefinieerd door het referentiebereik van plaatselijke laboratoria).
In meerdere PML-gevallen waarbij de subreeksen van T-cellen zijn vastgesteld op het moment dat PML is vastgesteld, bleken CD8+-T-celaantallen tot < 0,1 × 10⁹/l te zijn afgenomen, terwijl verminderingen in CD4+-T-celaantallen variabel waren (variërend van < 0,05 tot 0,5 × 10⁹/l) en sterker correleerden met de algemene ernst van lymfopenie (< 0,5 x 10⁹/l tot < LLN). Als resultaat was de CD4+/CD8+-verhouding bij deze patiënten verhoogd.
Langdurige matige tot ernstige lymfopenie lijkt het risico op PML bij gebruik van dimethylfumaraat te vergroten; bij patiënten met milde lymfopenie is echter ook PML opgetreden. Bovendien zijn de meeste gevallen van PML in de postmarketingsetting opgetreden bij patiënten > 50 jaar.
Herpes zoster-infecties
Herpes zoster-infecties zijn gemeld met dimethylfumaraat. In het doorlopende langdurig extensieonderzoek waarin 1736 MS-patiënten werden behandeld, kwam bij ongeveer 5% van de proefpersonen een of meerdere infecties met herpes zoster voor, waarvan 42% licht, 55% matig en 3% ernstig van aard waren. De tijd vanaf de eerste dosis Scleryda tot het eerste optreden varieerde van ongeveer 3 maanden tot 10 jaar. Vier patiënten hadden ernstige voorvallen die allemaal verdwenen. Bij de meeste proefpersonen, waaronder de proefpersonen die een ernstige infectie met herpes zoster hadden, lagen de lymfocytenaantallen hoger dan de ondergrens van normaal. Bij de meeste proefpersonen met gelijktijdig lymfocytenaantallen lager dan de LLN werd de lymfopenie geclassificeerd als matig of ernstig. In de postmarketingsetting waren de meeste gevallen van infectie met herpes zoster niet ernstig en genezen na behandeling. Er zijn beperkte gegevens beschikbaar over de absolute lymfocytenaantallen (absolute lymphocyte count, ALC) bij patiënten met infectie met herpes zoster in de postmarketingsetting. Bij melding hadden de meeste patiënten echter matige (≥ 0,5 × 10⁹/l tot < 0,8 × 10⁹/l) of ernstige (< 0,5 × 10⁹/l tot 0,2 × 10⁹/l) lymfopenie (zie rubriek 4.4).
Laboratoriumafwijkingen
In de placebogecontroleerde onderzoeken werden meer urineketonen (1+ of groter) gemeten bij patiënten behandeld met dimethylfumaraat (45%) vergeleken met die behandeld met placebo (10%). In klinische onderzoeken werden geen ongewenste klinische gevolgen waargenomen.
1,25-dihydroxyvitamine D-gehaltes namen af bij de met dimethylfumaraat behandelde patiënten vergeleken met placebo (mediaan percentage afname t.o.v. de uitgangswaarde na 2 jaar was 25% versus 15%) en parathyroïdhormoon (PTH)-gehaltes namen toe bij de met dimethylfumaraat behandelde patiënten vergeleken met placebo (mediaan percentage toename t.o.v. de uitgangswaarde na 2 jaar was 29% versus 15%). De gemiddelde waarden voor beide parameters bleven binnen het normale bereik.
Een tijdelijke toename in het gemiddelde aantal eosinofielen werd gedurende de eerste 2 maanden van de behandeling waargenomen.
Pediatrische patiënten
In een 96 weken durend, open-label, gerandomiseerd onderzoek met werkzame controle bij pediatrische patiënten met RRMS (n=7 in de leeftijd van 10 tot en met 12 jaar en n=71 in de leeftijd van 13 tot en met 17 jaar) behandeld met 120 mg tweemaal per dag gedurende 7 dagen, gevolgd door 240 mg tweemaal per dag gedurende de rest van de behandeling. Het veiligheidsprofiel bleek bij pediatrische patiënten vergelijkbaar met het profiel dat eerder werd waargenomen bij volwassen patiënten.
De opzet van het pediatrische klinische onderzoek verschilde van die bij de placebogecontroleerde klinische onderzoeken bij volwassenen. Daarom kan niet worden uitgesloten dat de opzet van de klinische onderzoeken heeft bijgedragen aan de numerieke verschillen in bijwerkingen tussen de pediatrische en de volwassen populatie. . Maagdarmstelselaandoeningen alsook ademhalingsstelsel , borstkas en mediastinumaandoeningen en de bijwerkingen hoofdpijn en dysmenorroe werden frequenter gemeld (≥ 10%) bij pediatrische patiënten dan bij volwassen patiënten. Deze bijwerkingen werden met de volgende percentages gemeld bij pediatrische patiënten:
- Hoofdpijn werd gemeld bij 28% van de met dimethylfumaraat behandelde patiënten versus 36% van de patiënten behandeld met interferon bèta-1a.
- Maagdarmstelselaandoeningen werden gemeld bij 74% van de met dimethylfumaraat behandelde patiënten versus 31% van de patiënten behandeld met interferon bèta-1a. Daarvan werden buikpijn en braken het frequentst gemeld bij het gebruik van dimethylfumaraat.
- Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen werden gemeld bij 32% van de met dimethylfumaraat behandelde patiënten versus 11% van de patiënten behandeld met interferon bèta-1a. Daarvan werden orofaryngeale pijn en hoesten het frequentst gemeld bij het gebruik van dimethylfumaraat.
- Dysmenorroe werd gemeld bij 17% van de met dimethylfumaraat behandelde patiënten versus 7% van de patiënten behandeld met interferon bèta-1a.
In een klein, 24 weken durend, open-label ongecontroleerd onderzoek bij pediatrische patiënten met RRMS in de leeftijd van 13 tot en met 17 jaar (120 mg tweemaal per dag gedurende 7 dagen, gevolgd door 240 mg tweemaal per dag gedurende de rest van de behandeling; n=22), gevolgd door een 96 weken durend extensieonderzoek (240 mg tweemaal per dag; n=20) bleek het veiligheidsprofiel vergelijkbaar met het profiel dat werd waargenomen bij volwassen patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb (website: www.lareb.nl).
4.9 Overdosering
Er zijn gevallen van overdosering met dimethylfumaraat gemeld. De in deze gevallen beschreven symptomen waren consistent met het bekende veiligheidsprofiel van dimethylfumaraat. Er zijn geen bekende therapeutische interventies om de eliminatie van dimethylfumaraat te bevorderen, en er is ook geen antidotum bekend. In geval van een overdosis wordt aanbevolen om symptomatische ondersteunende behandeling te starten zoals klinisch geïndiceerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, andere immunosuppressiva, ATC code: L04AX07
Werkingsmechanisme
Het mechanisme waardoor dimethylfumaraat therapeutisch effect heeft bij multipele sclerose wordt niet volledig begrepen. Preklinische onderzoeken laten zien dat de farmacodynamische reacties van dimethylfumaraat voornamelijk gemedieerd schijnen te worden door activering van de transcriptiefactor nuclear factor erythroid-derived 2-like 2 (Nrf2). Van dimethylfumaraat is aangetoond dat het Nrf2-afhankelijke antioxiderende genen bij patiënten opwaarts reguleert (bijv. NAD(P)H dehydrogenase, quinone 1; [NQO1]).
Farmacodynamische effecten
Effecten op het immuunsysteem
In preklinische en klinische onderzoeken heeft dimethylfumaraat anti-inflammatoire en immunomodulerende eigenschappen getoond. Dimethylfumaraat en monomethylfumaraat, de primaire metaboliet van dimethylfumaraat, zorgden voor een aanzienlijke vermindering van immuuncelactivering en de daaropvolgende afgifte van pro-inflammatoire cytokinen in reactie op inflammatoire stimuli bij preklinische modellen. In klinische onderzoeken met psoriasispatiënten had dimethylfumaraat invloed op de lymfocytenfenotypen door down-regulering van pro-inflammatoire cytokinenprofielen (TH1, TH17), en zorgde voor een verschuiving naar anti-inflammatoire productie (TH2). Dimethylfumaraat toonde therapeutische activiteit aan bij meerdere modellen van inflammatoir en neuro-inflammatoire schade. In fase 3-onderzoeken bij MS-patiënten (DEFINE, CONFIRM en ENDORSE) daalden bij behandeling met dimethylfumaraat de gemiddelde aantallen lymfocyten met gemiddeld ongeveer 30% van hun uitgangswaarde gedurende het eerste jaar en bereikten vervolgens een stabiel niveau. In deze onderzoeken werden patiënten die de behandeling stopzetten en een lymfocytenaantal lager dan de LLN (0,9 × 10⁹/l) hadden, gevolgd tot aan herstel van het lymfocytenaantal tot de LLN.
Figuur 1 toont het percentage patiënten dat volgens de Kaplan-Meier-methode de LLN zal bereiken zonder langdurige ernstige lymfopenie. De uitgangswaarde voor herstel (recovery baseline, RBL) werd gedefinieerd als de laatste ALC tijdens de behandeling voordat de behandeling met dimethylfumaraat wordt stopgezet. Het geschatte percentage patiënten met herstel tot aan de LLN (ALC ≥ 0,9 × 10⁹/l) in week 12 en week 24 die milde, matige of ernstige lymfopenie hadden als RBL wordt weergegeven in tabel 1, tabel 2 en tabel 3 met puntsgewijze 95%-betrouwbaarheidsintervallen. De standaardfout van de Kaplan-Meierschatter van de overlevingsfunctie wordt berekend met behulp van de formule van Greenwood.
Figuur 1: Kaplan-Meier-methode; percentage patiënten met herstel tot LLN van ≥ 910 cellen/mm3 (0,9 × 10⁹/l) vanaf de uitgangswaarde voor herstel (RBL)
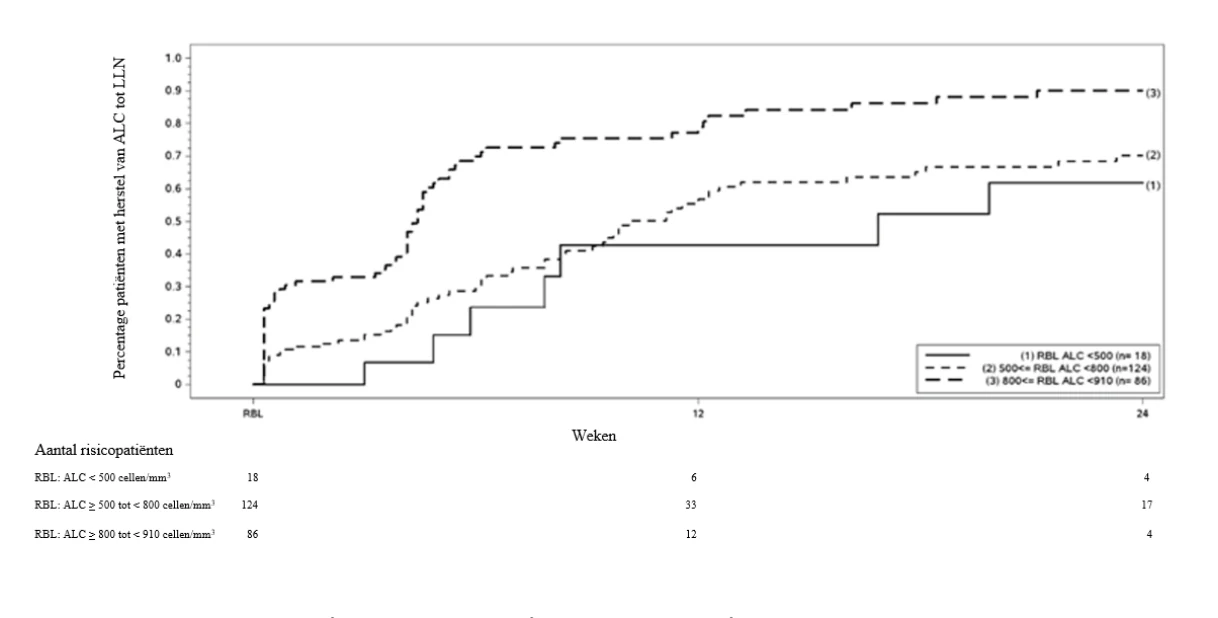
Opmerking: 500 cellen/mm3, 800 cellen/mm3, 910 cellen/mm3 komen overeen met respectievelijk 0,5 × 10⁹/l, 0,8 × 10⁹/l en 0,9 × 10⁹/l.
Tabel 1: Kaplan-Meier-methode; geschat percentage patiënten dat de LLN zal bereiken, milde lymfopenie als uitgangswaarde voor herstel (RBL), met uitsluiting van patiënten met langdurige ernstige lymfopenie
| Aantal risicopatiënten met milde lymfopeniea | Uitgangssituatie N = 86 | Week 12 N = 12 | Week 24 N = 4 |
|---|---|---|---|
Percentage dat de LLN zal bereiken (95%-BI) | 0,81 (0,71; 0,89) | 0,90 (0,81; 0,96) |
a Patiënten met ALC < 0,9 × 10⁹/l en ≥ 0,8 × 10⁹/l als RBL, met uitsluiting van patiënten met langdurige ernstige lymfopenie.
Tabel 2: Kaplan-Meier-methode; geschat percentage patiënten dat de LLN zal bereiken, matige lymfopenie als uitgangswaarde voor herstel (RBL), met uitsluiting van patiënten met langdurige ernstige lymfopenie
| Aantal risicopatiënten met matige lymfopeniea | Uitgangssituatie N = 124 | Week 12 N = 33 | Week 24 N = 17 |
|---|---|---|---|
Percentage dat de LLN zal bereiken (95%-BI) | 0,57 (0,46; 0,67) | 0,70 (0,60; 0,80) |
a Patiënten met ALC < 0,8 × 10⁹/l en ≥ 0,5 × 10⁹/l als RBL, met uitsluiting van patiënten met langdurige ernstige lymfopenie.
Tabel 3: Kaplan-Meier-methode; geschat percentage patiënten dat de LLN zal bereiken, ernstige lymfopenie als uitgangswaarde voor herstel (RBL), met uitsluiting van patiënten met langdurige ernstige lymfopenie
| Aantal risicopatiënten met ernstige lymfopeniea | Uitgangssituatie N = 18 | Week 12 N = 6 | Week 24 N = 4 |
|---|---|---|---|
Percentage dat de LLN zal bereiken (95%-BI) | 0,43 (0,20; 0,75) | 0,62 (0,35; 0,88) |
a Patiënten met ALC < 0,5 × 10⁹/l als RBL, met uitsluiting van patiënten met langdurige ernstige lymfopenie.
Klinische werkzaamheid en veiligheid
Er zijn twee 2-jarige gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken (DEFINE met 1.234 en CONFIRM met 1.417 patiënten) bij patiënten met RRMS uitgevoerd. Patiënten met progressieve vormen van MS waren niet in deze onderzoeken opgenomen.
Werkzaamheid (zie tabel 4) en veiligheid werden aangetoond bij patiënten met Expanded Disability Status Scale (EDSS)-scores uiteenlopend van 0 tot en met 5 die gedurende het jaar voorafgaand aan randomisatie minstens 1 relaps hadden gehad, of die in de 6 weken vóór randomisatie een MRI-scan van de hersenen hadden gehad waarmee minstens één gadolinium-aankleurende (Gd+) laesie werd aangetoond. Het onderzoek CONFIRM bevatte een beoordelaar-geblindeerde (d.w.z. de studiearts/onderzoeker die de reactie op de studiebehandeling beoordeelde, wist niet wie welke behandeling kreeg) referentie comparator, glatirameeracetaat.
In DEFINE hadden patiënten de volgende mediane uitgangswaardekenmerken: leeftijd 39 jaar, ziekteduur 7,0 jaar, EDSS-score 2,0. Bovendien had 16% van de patiënten een EDSS-score van > 3,5, 28% had ≥ 2 relapses in het voorafgaande jaar en 42% had eerder andere goedgekeurde MS-behandelingen ondergaan. In het MRI-cohort had 36% van de patiënten die aan de studie gingen deelnemen bij start Gd+ laesies (gemiddelde aantal Gd+ laesies 1,4).
In CONFIRM hadden patiënten de volgende mediane uitgangswaardekenmerken: leeftijd 37 jaar, ziekteduur 6,0 jaar, EDSS-score 2,5. Bovendien had 17% van de patiënten een EDSS-score van > 3,5, 32% had ≥ 2 relapses in het voorafgaande jaar en 30% had eerder andere goedgekeurde MS-behandelingen gekregen. In het MRI-cohort had 45% van de patiënten die aan de studie gingen deelnemen bij start Gd+ laesies (gemiddelde aantal Gd+ laesies 2,4).
Vergeleken met placebo hadden de met dimethylfumaraat behandelde proefpersonen een klinisch betekenisvolle en statistisch significante vermindering op: het primaire eindpunt in Studie 1, het percentage patiënten met relaps na 2 jaar; en het primaire eindpunt in het onderzoek CONFIRM, de relapsfrequentie berekend op jaarbasis (annualised relapse rate, ARR) na 2 jaar.
Tabel 4: Klinische en MRI-eindpunten voor de onderzoeken DEFINE en CONFIRM
| DEFINE | CONFIRM | |||||||
|---|---|---|---|---|---|---|---|---|
| Placebo | Dimethyl-fumaraat 240 mg tweemaal per dag | Placebo | Dimethyl-fumaraat 240 mg tweemaal per dag | Glatirameer acetaat | ||||
| Klinische eindpuntena | ||||||||
| Aantal patiënten | 408 | 410 | 363 | 359 | 350 | |||
| Relapspercentage berekend op jaarbasis | 0,364 | 0,172*** | 0,401 | 0,224*** | 0,286* | |||
Percentage ratio (95%-BI) | 0,47 (0,37; 0,61) | 0,56 (0,42; 0,74) | 0,71 (0,55; 0,93) | |||||
| Proportie met relaps | 0,461 | 0,270*** | 0,410 | 0,291** | 0,321** | |||
Hazardratio (95%-BI) | 0,51 (0,40; 0,66) | 0,66 (0,51; 0,86) | 0,71 (0,55; 0,92) | |||||
| Proportie met binnen 12 weken bevestigde invaliditeitsprogressie | 0,271 | 0,164** | 0,169 | 0,128# | 0,156# | |||
Hazardratio (95%-BI) | 0,62 (0,44; 0,87) | 0,79 (0,52; 1,19) | 0,93 (0,63; 1,37) | |||||
| Proportie met binnen 24 weken bevestigde invaliditeitsprogressie | 0,169 | 0,128# | 0,125 | 0,078# | 0,108# | |||
Hazardratio (95%-BI) | 0,77 (0,52; 1,14) | 0,62 (0,37; 1,03) | 0,87 (0,55; 1,38) | |||||
| MRI-eindpuntenb | ||||||||
| Aantal patiënten | 165 | 152 | 144 | 147 | 161 | |||
| Gemiddeld (mediaan) aantal nieuwe of opnieuw vergrote T2-laesies gedurende 2 jaar | 16,5 (7,0) | 3,2 (1,0)*** | 19,9 (11,0) | 5,7 (2,0)*** | 9,6 (3,0)*** | |||
Gemiddeld ratio laesies (95%-BI) | 0,15 (0,10; 0,23) | 0,29 (0,21; 0,41) | 0,46 (0,33; 0,63) | |||||
| Gemiddeld (mediaan) aantal Gd-laesies na 2 jaar | 1,8 (0) | 0,1 (0)*** | 2,0 (0,0) | 0,5 (0,0)*** | 0,7 (0,0)** | |||
Oddsratio (95%-BI) | 0,10 (0,05; 0,22) | 0,26 (0,15; 0,46) | 0,39 (0,24; 0,65) | |||||
| Gemiddeld (mediaan) aantal nieuwe T1-hypo-intense laesies gedurende 2 jaar | 5,7 (2,0) | 2,0 (1,0)*** | 8,1 (4,0) | 3,8 (1,0)*** | 4,5 (2,0)** | |||
Gemiddeld ratio laesies (95%-BI) | 0,28 (0,20; 0,39) | 0,43 (0,30; 0,61) | 0,59 (0,42; 0,82) | |||||
aAlle analyses van klinische eindpunten waren intent-to-treat analyses; bMRI-analyse gebruikte het MRI-cohort
*P-waarde < 0,05; **P-waarde < 0,01; ***P-waarde < 0,0001; #niet statistisch significant
In een open, ongecontroleerd extensieonderzoek van 8 jaar (ENDORSE) werden 1.736 RRMS patiënten uit de hoofdonderzoeken (DEFINE en CONFIRM) ingeschreven die geschikt werden bevonden voor deelname. De primaire doelstelling van het onderzoek was het beoordelen van de veiligheid van dimethylfumaraat op lange termijn bij patiënten met RRMS. Van de 1.736 patiënten werd ongeveer de helft (909; 52%) 6 jaar of langer behandeld. 501 patiënten in de 3 onderzoeken werden ononderbroken tweemaal daags behandeld met dimethylfumaraat 240 mg en 249 patiënten die eerder met placebo waren behandeld in de onderzoeken DEFINE en CONFIRM, werden tweemaal daags met 240 mg behandeld in het ENDORSE onderzoek. Patiënten die ononderbroken tweemaal daags behandeld werden, kregen deze behandeling maximaal 12 jaar.
Tijdens het ENDORSE onderzoek was er bij meer dan de helft van alle patiënten die tweemaal daags behandeld werden met dimethylfumaraat 240 mg geen sprake van een relaps. Voor patiënten die ononderbroken tweemaal daags behandeld werden in alle 3 de onderzoeken bedroeg de gecorrigeerde ARR 0,187 (95%-BI: 0,156; 0,224) in de onderzoeken DEFINE en CONFIRM en 0,141 (95%-BI: 0,119; 0,167) in het ENDORSE onderzoek. Voor patiënten die eerder met placebo waren behandeld, daalde de gecorrigeerde ARR van 0,330 (95%-BI: 0,266; 0,408) in de onderzoeken DEFINE en CONFIRM tot 0,149 (95%-BI: 0,116; 0,190) in het ENDORSE onderzoek.
In het ENDORSE onderzoek was er bij de meeste patiënten (> 75%) geen sprake van bevestigde invaliditeitsprogressie (gemeten als 6 maanden aanhoudende invaliditeitsprogressie). Uit gepoolde resultaten van de drie onderzoeken bleek dat bij met dimethylfumaraat behandelde patiënten consistente en lage percentages bevestigde invaliditeitsprogressie werden gezien met een lichte toename van de gemiddelde EDSS scores in het ENDORSE onderzoek. Uit de MRI beoordelingen (tot jaar 6, bij 752 patiënten die eerder waren opgenomen in het MRI cohort van de onderzoeken DEFINE en CONFIRM) bleek dat de meeste patiënten (ongeveer 90%) geen Gd aankleurende laesies hadden. Gedurende de 6 jaar bleef het jaarlijks gecorrigeerde gemiddelde aantal nieuwe of opnieuw vergrote T2 en nieuwe T1 laesies laag.
Werkzaamheid bij patiënten met hoge ziekteactiviteit:
In de onderzoeken DEFINE en CONFIRM werd een consistent behandelingseffect op relapses in een subgroep patiënten met hoge ziekteactiviteit werd waargenomen, terwijl het effect op de tijd tot 3 maanden aanhoudende invaliditeitsprogressie niet duidelijk werd vastgesteld. Door het ontwerp van de onderzoeken werd hoge ziekteactiviteit als volgt gedefinieerd:
- Patiënten met 2 of meer relapses in één jaar en met één of meer Gd-aankleurende laesies op een MRI van de hersenen (n = 42 in DEFINE; n = 51 in CONFIRM) of
- Patiënten die niet reageren op een volledige en adequate kuur (ten minste één jaar behandeling) met bèta-interferon, die ten minste 1 relaps hadden gehad in het voorafgaande jaar terwijl ze behandeld werden, en ten minste 9 T2-hyperintense laesies op een MRI van de hersenen of ten minste 1 Gd-aankleurende laesie, of patiënten met een onveranderd of verhoogd relapspercentage in het voorafgaande jaar, in vergelijking met de voorafgaande 2 jaar (n = 177 in DEFINE; n = 141 in CONFIRM).
Pediatrische patiënten
De veiligheid en werkzaamheid van dimethylfumaraat bij pediatrische patiënten met RRMS zijn onderzocht in een gerandomiseerd, open-label onderzoek met werkzame controle (interferon bèta-1a) met parallelle groepen bij patiënten met RRMS van 10 tot en met 17 jaar. Er werden 150 patiënten gerandomiseerd naar behandeling met dimethylfumaraat (240 mg oraal tweemaal per dag) of interferon bèta-1a (30 μg intramusculair, eenmaal per week) gedurende 96 weken. Het primaire eindpunt was het percentage patiënten zonder nieuwe of opnieuw vergrote T2-hyperintense laesies op een MRI van de hersenen in week 96. Het belangrijkste secundaire eindpunt was het aantal nieuwe of opnieuw vergrote T2-hyperintense laesies op een MRI van de hersenen in week 96. Er wordt gebruikgemaakt van een beschrijvende statistiek aangezien er geen bevestigende hypothese werd vooropgesteld voor het primaire eindpunt.
Het percentage patiënten in de ITT-populatie zonder nieuwe of opnieuw vergrote T2-laesies op een MRI in week 96 ten opzichte van de uitgangssituatie bedroeg 12,8% voor dimethylfumaraat versus 2,8% voor de groep behandeld met interferon bèta-1a. Het gemiddelde aantal nieuwe of opnieuw vergrote T2-laesies in week 96 ten opzichte van de uitgangssituatie, aangepast voor aantal T2-laesies in de uitgangssituatie en leeftijd (ITT-populatie met uitzondering van patiënten zonder MRI-metingen), bedroeg 12,4 voor dimethylfumaraat en 32,6 voor interferon bèta-1a.
De kans op klinische relaps was 34% in de groep behandeld met dimethylfumaraat en 48% in de groep behandeld met interferon bèta-1a gedurende de 96 weken durende open-label onderzoeksperiode.
Het veiligheidsprofiel bij pediatrische patiënten (van 13 tot en met 17 jaar) die behandeld werden met dimethylfumaraat kwam kwalitatief overeen met het profiel dat eerder werd waargenomen bij volwassen patiënten (zie rubriek 4.8).
5.2 Farmacokinetische eigenschappen
Oraal toegediend dimethylfumaraat ondergaat snelle presystemische hydrolyse door esterasen en wordt omgezet in zijn primaire metaboliet, monomethylfumaraat, die ook actief is. Dimethylfumaraat is niet kwantificeerbaar in plasma na orale toediening van dimethylfumaraat. Daarom werden alle farmacokinetische analyses met betrekking tot dimethylfumaraat uitgevoerd met plasma monomethylfumaraatconcentraties. Farmacokinetische gegevens werden verkregen bij patiënten met multipele sclerose en gezonde vrijwilligers.
Absorptie
De Tmax van monomethylfumaraat is 2 tot 2,5 uur. Aangezien Scleryda maagsapresistente harde capsules, hard, maagsapresistente omhulde korrels bevatten die worden beschermd door een maagsapresistente omhulling, begint absorptie pas wanneer ze de maag verlaten (over het algemeen na minder dan 1 uur). Na toediening van 240 mg tweemaal per dag met voedsel, was de mediane piek (Cmax) 1,72 mg/l en de totale blootstelling op basis van oppervlakte onder de curve (AUC) 8,02 uur.mg/l bij proefpersonen met multipele sclerose. In totaal namen de Cmax en AUC ongeveer dosisproportioneel toe in het bestudeerde dosisbereik (120 mg tot 360 mg). Bij proefpersonen met multipele sclerose werden twee doses van 240 mg toegediend met een tussentijd van 4 uur als onderdeel van een driemaaldaags doseringsschema. Dit resulteerde in een minimale accumulatie van blootstelling, wat een toename in de mediane Cmax van 12% opleverde vergeleken met de tweemaaldaagse dosering (1,72 mg/l voor tweemaal per dag vergeleken met 1,93 mg/l voor driemaal per dag) zonder veiligheidsimplicaties.
Voedsel heeft geen klinisch significant effect op blootstelling van dimethylfumaraat. Dimethylfumaraat dient echter wel met voedsel te worden ingenomen voor een verbeterde verdraagbaarheid met betrekking tot flushing en maag-darmbijwerkingen (zie rubriek 4.2).
Distributie
Het schijnbare distributievolume na orale toediening van 240 mg dimethylfumaraat varieert tussen 60 l en 90 l. Plasma proteïnebinding van monomethylfumaraat bij de mens varieert over het algemeen tussen 27% en 40%.
Biotransformatie
In de mens wordt dimethylfumaraat uitgebreid gemetaboliseerd en wordt minder dan 0,1% van de dosis uitgescheiden als onveranderd dimethylfumaraat in de urine. Het wordt aanvankelijk gemetaboliseerd door esterasen, die alomtegenwoordig zijn in het maag-darmkanaal, bloed en weefsel, voordat het de systemische circulatie bereikt.Verder metabolisme treedt op via de tricarboxylzuurcyclus, zonder betrokkenheid van het cytochroom P450 (CYP)-systeem. Uit een studie met een enkelvoudige dosis van 240 mg 14C-dimethylfumaraat bleek dat glucose de predominante metaboliet is in menselijk plasma. Tot de overige circulerende metabolieten behoren fumaarzuur, citroenzuur en monomethylfumaraat. Het stroomafwaartse metabolisme van fumaarzuur vindt plaats via de tricarboxylzuurcyclus, waarbij exhalatie van CO2 werkt als een primaire eliminatieroute.
Eliminatie
Exhalatie van CO2 is de primaire eliminatieroute van dimethylfumaraat en bedraagt 60% van de dosis. Eliminatie via de nieren en de feces zijn secundaire eliminatieroutes en bedragen respectievelijk 15,5% en 0,9% van de dosis.
De terminale halfwaardetijd van monomethylfumaraat is kort (ongeveer 1 uur) en bij de meeste mensen is na 24 uur geen circulerend monomethylfumaraat aanwezig. Accumulatie van dimethylfumaraat of monomethylfumaraat treedt niet op met meervoudige doses dimethylfumaraat in het behandelingsregime.
Lineariteit
De blootstelling aan dimethylfumaraat neemt ongeveer dosisproportioneel toe bij enkelvoudige en meervoudige doses in het bestudeerde dosisbereik van 120 mg tot 360 mg.
Farmacokinetiek bij speciale patiëntengroepen
Op basis van de resultaten van variantie-analyse (ANOVA) is lichaamsgewicht de voornaamste covariaat van blootstelling (volgens Cmax en AUC) bij RRMS-patiënten, maar heeft geen invloed op de veiligheids- en werkzaamheidsmetingen die in de klinische onderzoeken werden onderzocht.
Geslacht en leeftijd hadden geen klinisch significant effect op de farmacokinetiek van dimethylfumaraat. De farmacokinetiek bij patiënten van 65 jaar of ouder is niet onderzocht.
Nierfunctiestoornis
Aangezien het nierstelsel een secundaire eliminatieroute voor dimethylfumaraat is die minder dan 16% van de toegediende dosis bedraagt, werd de farmacokinetiek bij personen met nierfunctiestoornis niet onderzocht.
Leverfunctiestoornis
Aangezien dimethylfumaraat en monomethylfumaraat door esterasen worden gemetaboliseerd, zonder dat het CYP450-systeem daarbij betrokken is, werd de farmacokinetiek bij personen met leverfunctiestoornis niet onderzocht.
Pediatrische patiënten
Het farmacokinetische profiel van 240 mg dimethylfumaraat tweemaal per dag werd onderzocht in een klein, open-label, ongecontroleerd onderzoek bij patiënten met RRMS in de leeftijd van 13 tot en met 17 jaar (n = 21). De farmacokinetiek van dimethylfumaraat bij deze adolescente patiënten komt overeen met de farmacokinetiek die eerder bij volwassen patiënten werd waargenomen (Cmax: 2,00 ± 1,29 mg/l; AUC0-12u: 3,62 ± 1,16 uur.mg/l, wat overeenkomt met een totale dagelijkse AUC van 7,24 uur.mg/l).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De in onderstaande toxiciteitsrubrieken van Toxicologie en Reproductie beschreven bijwerkingen werden niet in klinische onderzoeken waargenomen, maar wel bij dieren bij blootstellingsniveaus vergelijkbaar aan klinische blootstellingsniveaus.
Genotoxiciteit
Dimethylfumaraat en mono-methylfumaraat waren negatief in een in vitro testbatterij (Ames, chromosomale aberratie in zoogdiercellen). Dimethylfumaraat was negatief in de in vivo micronucleustest bij ratten.
Carcinogenese
Carcinogeniciteitsonderzoeken van dimethylfumaraat werden gedurende maximaal 2 jaar bij muizen en ratten verricht. Dimethylfumaraat werd oraal toegediend in doses van 25, 75, 200 en 400 mg/kg/dag bij muizen, en in doses van 25, 50, 100 en 150 mg/kg/dag bij ratten. Bij muizen nam de incidentie van carcinoom van de niertubuli toe bij 75 mg/kg/dag, een equivalente blootstelling (AUC) aan de voor de mens aanbevolen dosis. Bij ratten nam de incidentie van carcinoom van de niertubuli en testiculair Lleydig-celadenoom toe bij 100 mg/kg/dag, een blootstelling die ongeveer 2 keer zo hoog was als de voor de mens aanbevolen dosis. De relevantie van deze bevindingen voor het menselijk risico is niet bekend.
De incidentie van plaveiselcelpapilloom en -carcinoom in de niet-klierachtige maag (voormaag) nam toe bij equivalente blootstelling aan de voor de mens aanbevolen dosis bij muizen en onder de blootstelling aan de voor de mens aanbevolen dosis bij ratten (gebaseerd op AUC). De voormaag bij knaagdieren heeft geen menselijke tegenhanger.
Toxicologie
Niet-klinische onderzoeken bij knaagdieren, konijnen en apen werden verricht met een dimethylfumaraat suspensie (dimethylfumaraat in 0,8% hydroxypropylmethylcellulose), toegediend door medicijn van orale dwangvoeding. Het chronische toxiciteitsonderzoek bij honden werd uitgevoerd met orale toediening van de dimethylfumaraat capsule.
Nierveranderingen werden waargenomen na herhaalde orale toediening van dimethylfumaraat bij muizen, ratten, honden en apen. Regeneratie van het epitheel van de niertubuli, wat letsel suggereerde, werd bij alle diersoorten waargenomen. Hyperplasie van de niertubuli werd waargenomen bij ratten met levenslange dosering (2-jarig onderzoek). Bij honden die gedurende 11 maanden dagelijks orale doses dimethylfumaraat kregen, werd de voor corticale atrofie berekende marge waargenomen bij 3 keer de aanbevolen dosis op basis van AUC. Bij apen die gedurende 12 maanden dagelijks orale doses dimethylfumaraat kregen, werd single-cell necrose waargenomen bij twee keer de aanbevolen dosis op basis van AUC. Interstitiële fibrose en corticale atrofie werden waargenomen bij 6 keer de aanbevolen dosis op basis van AUC. De relevantie van deze bevindingen voor de mens is niet bekend.
In de testes werd bij ratten en honden degeneratie van het seminifere epitheel waargenomen. De bevindingen werden waargenomen met ongeveer de aanbevolen dosis bij de ratten en 3 keer de aanbevolen dosis bij honden (op basis van AUC). De relevantie van deze bevindingen voor de mens is niet bekend.
In de voormaag van muizen en ratten werden hyperplasie en hyperkeratose van het plaveiselepitheel; inflammatie; en plaveiselcelpapilloom en -carcinoom aangetroffen in onderzoeken van 3 maanden of langer. De voormaag van muizen en ratten heeft geen menselijke tegenhanger.
Reproductie- en ontwikkelingstoxiciteit
Orale toediening van dimethylfumaraat aan mannetjesratten in doses van 75, 250 en 375 mg/kg/dag voor en tijdens de paring had geen effect op de mannelijke vruchtbaarheid tot aan de hoogst geteste dosis (minstens 2 maal de aanbevolen dosis op basis van AUC). Orale toediening van dimethylfumaraat aan vrouwtjesratten in doses van 25, 100 en 250 mg/kg/dag voor en tijdens de paring, en doorgaand tot dag 7 van de dracht, veroorzaakte een vermindering in het aantal oestruscycli per 14 dagen en verhoogde het aantal dieren met een verlengde di-oestrus bij de hoogste geteste dosis (11 keer de aanbevolen dosis op basis van AUC). Deze veranderingen hadden echter geen effect op de fertiliteit of op het aantal levensvatbare foetussen.
Van dimethylfumaraat is aangetoond dat het de placenta-membraan passeert tot in het foetale bloed bij ratten en konijnen, met ratio’s van foetale tot maternale plasmaconcentraties van respectievelijk 0,48 tot 0,64 en 0,1. Bij geen enkele dosis dimethylfumaraat bij ratten of konijnen werden malformaties waargenomen. Toediening van dimethylfumaraat in orale doses van 25, 100 en 250 mg/kg/dag aan drachtige ratten gedurende de periode van organogenese resulteerde in maternale bijwerkingen bij 4 keer de aanbevolen dosis op basis van AUC, en laag foetaal gewicht en vertraagde ossificatie (middenvoetsbeentjes en achterpootfalanxen) bij 11 maal de aanbevolen dosis op basis van AUC. Het lagere foetale gewicht en de vertraagde ossificatie werden als secundair aan de maternale toxiciteit beschouwd (verminderd lichaamsgewicht en voedselconsumptie).
Orale toediening van dimethylfumaraat in doses van 25, 75 en 150 mg/kg/dag aan drachtige konijnen gedurende organogenese had geen effect op de embryo-foetale ontwikkeling en resulteerde in verminderd maternaal lichaamsgewicht bij 7 maal de aanbevolen dosis en een toename in abortus bij 16 keer de aanbevolen dosis op basis van AUC.
Orale toediening van dimethylfumaraat in doses van 25, 100 en 250 mg/kg/dag aan ratten tijdens de dracht en lactatie resulteerde in een lager lichaamsgewicht bij de F1 jongen, en vertraging van de seksuele rijping bij F1 mannetjes bij 11 keer de aanbevolen dosis op basis van AUC. Er waren geen effecten op de fertiliteit bij de F1 jongen. Het lagere lichaamsgewicht van de jongen werd als secundair aan de maternale toxiciteit beschouwd.
Toxiciteit bij jonge dieren
Twee onderzoeken naar toxiciteit bij jonge ratten met dagelijkse orale toediening van dimethylfumaraat vanaf postnatale dag (PND) 28 tot en met PND 90-93 (equivalent aan ongeveer 3 jaar en ouder bij de mens) toonden een vergelijkbare toxiciteit voor de doelorganen nieren en voormaag aan, zoals werd waargenomen bij volwassen dieren. In het eerste onderzoek had dimethylfumaraat geen effect op de ontwikkeling, het neurologische gedrag of de mannelijke en vrouwelijke vruchtbaarheid tot aan de hoogste dosis van 140 mg/kg/dag (ongeveer 4,6 keer de voor de mens aanbevolen dosis op basis van beperkte gegevens met betrekking tot de AUC bij pediatrische patiënten). In het tweede onderzoek bij jonge mannetjesratten (ongeveer 15 keer de vermoedelijke AUC bij de aanbevolen pediatrische dosis) werden eveneens geen effecten op de mannelijke voortplantings- en hulporganen waargenomen tot aan de hoogste dosis dimethylfumaraat van 375 mg/kg/dag. Bij jonge mannetjesratten werd echter een afname van het botmineraalgehalte en de botmineraaldichtheid in het dijbeen en de lendenwervels vastgesteld. Bij jonge ratten werden ook veranderingen in de botdensitometrie vastgesteld na orale toediening van diroximelfumaraat, een ander fumaarzuurester dat in vivo tot dezelfde actieve metaboliet, monomethylfumaraat, wordt omgezet. De NOAEL voor de veranderingen in densitometrie bij jonge ratten is ongeveer 1,5 keer de vermoedelijke AUC bij de aanbevolen pediatrische dosis. Een verband tussen de effecten op de botten en een lager lichaamsgewicht is mogelijk, maar de betrokkenheid van een direct effect kan niet worden uitgesloten. De botbevindingen zijn van beperkte relevantie voor volwassen patiënten. De relevantie voor pediatrische patiënten is niet bekend.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de capsule (maagsapresistente omhulde korrels)
Microkristallijne cellulose
Croscarmellose natrium
Watervrij colloïdaal siliciumdioxide
Magnesiumstearaat
Methacrylzuur – methylmethacrylaat copolymeer (1:1)
Methacrylzuur – ethylacrylaat copolymeer (1:1) dispersie 30%
Tri-ethylcitraat
Talk
Omhulsel van de capsule
Gelatine
Titaniumdioxide (E171)
Indigotine (E132)
Geel ijzeroxide (E172)
Zwart ijzeroxide (E172)
Gezuiverd water (alleen in 240 mg capsules)
Bedrukking op de capsule
Schellak glazuur, gedeeltelijk veresterd
Propyleenglycol
Ammoniumhydroxide
Zwart ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30 ºC.
6.5 Aard en inhoud van de verpakking
120 mg capsules: 14 maagsapresistente harde capsules, in PVC/PE/PVdC aluminium blisterverpakkingen en eenheidsdosisblisterverpakkingen.
240 mg capsules: 56 maagsapresistente harde capsules in PVC/PE/PVdC aluminium blisterverpakkingen en eenheidsdosisblisterverpakkingen.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte medicijn of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Viatris Ltd
Damastown Industrial Park
Mulhuddart
Dublin 15
Dublin
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 130231
RVG 130232
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 4 december 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 3 en 6.1: 27 mei 2025.
Gedetailleerde informatie over dit medicijn is beschikbaar op de website van het College ter Beoordeling van Geneesmiddelen: www.cbg-meb.nl.