


SmPC (samenvatting van de productkenmerken) - Sarclisa
Sarclisa 20 mg/ml concentraat voor oplossing voor infusie.
1. NAAM VAN HET GENEESMIDDEL
Sarclisa 20 mg/ml concentraat voor oplossing voor infusie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén ml concentraat voor oplossing voor infusie bevat 20 mg isatuximab.
Elke flacon bevat 100 mg isatuximab in 5 ml concentraat (100 mg/5 ml).
Elke flacon bevat 500 mg isatuximab in 25 ml concentraat (500 mg/25 ml).
Isatuximab is een immunoglobuline G1 (IgG1) monoklonaal antilichaam (mAb) dat wordt geproduceerd uit zoogdiercellen (ovariumcellen van de Chinese hamster, CHO).
Hulpstoffen met bekend effect
Elke flacon met 5 ml isatuximab concentraat voor oplossing voor infusie bevat 1 mg polysorbaat 80. Elke flacon met 25 ml isatuximab concentraat voor oplossing voor infusie bevat 5 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie.
Kleurloze tot lichtgele oplossing, in wezen vrij van zichtbare deeltjes (pH 6,0; osmolaliteit van 350 tot 400 mOsm/kg)
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Isatuximab is geïndiceerd:
- in combinatie met pomalidomide en dexamethason, voor de behandeling van volwassen patiënten met gerecidiveerd en refractair multipel myeloom die minstens twee eerdere therapieën hebben gekregen, waaronder lenalidomide en een proteasoomremmer, en bij wie ziekteprogressie is aangetoond tijdens de laatste behandeling.
- in combinatie met carfilzomib en dexamethason, voor de behandeling van volwassen patiënten met multipel myeloom die minstens één eerdere behandeling gekregen hebben (zie rubriek 5.1).
- in combinatie met bortezomib, lenalidomide en dexamethason, voor de behandeling van volwassen patiënten met nieuw gediagnosticeerd multipel myeloom die niet in aanmerking komen voor autologe stamceltransplantatie.
- in combinatie met bortezomib, lenalidomide en dexamethason, voor de inductiebehandeling van volwassen patiënten met nieuw gediagnosticeerd multipel myeloom die in aanmerking komen voor autologe stamceltransplantatie.
4.2 Dosering en wijze van toediening
Behandeling met isatuximab moet worden voorgeschreven door een arts gespecialiseerd in de behandeling van maligniteiten. Isatuximab intraveneus moet worden toegediend door een beroepsbeoefenaar in de gezondheidszorg in een omgeving waar reanimatievoorzieningen beschikbaar zijn.
Premedicatie
Preventie van infusiegerelateerde reacties
Voorafgaand aan de infusie met isatuximab moet premedicatie met de volgende geneesmiddelen worden gebruikt om het risico op en de ernst van infusiegerelateerde reacties te verminderen (zie rubriek 4.4):
dexamethason 40 mg oraal of intraveneus (of 20 mg oraal of intraveneus voor patiënten
≥75 jaar): bij toediening in combinatie met isatuximab en pomalidomide, dexamethason 20 mg (intraveneus op de dagen met infusie van isatuximab en/of carfilzomib, en oraal op de andere dagen): bij toediening in combinatie met isatuximab en carfilzomib, dexamethason 20 mg (intraveneus op de dagen met infusie van isatuximab en oraal op de andere dagen): bij toediening in combinatie met isatuximab, bortezomib en lenalidomide.
- montelukast 10 mg oraal (of equivalent), ten minste in cyclus 1.
- paracetamol 650 mg tot 1 000 mg oraal (of equivalent).
H2-antagonisten (ranitidine 50 mg i.v. of equivalent [bijv. cimetidine]) of orale
protonpompremmers (bijv. omeprazol, esomeprazol).
- difenhydramine 25 mg tot 50 mg intraveneus of oraal (of equivalent [bijv. cetirizine, promethazine, dexchloorfeniramine]). Het intraveneus gebruik heeft de voorkeur voor ten minste de eerste 4 infusies.
De bovenstaande aanbevolen dosis dexamethason (oraal of intraveneus) komt overeen met de totale dosis die slechts eenmaal voorafgaand aan de infusie wordt toegediend, als onderdeel van de premedicatie en de achtergrondbehandeling, voorafgaand aan toediening van isatuximab en pomalidomide, voorafgaand aan toediening van isatuximab en carfilzomib en voorafgaand aan toediening van isatuximab, bortezomib en lenalidomide.
De aanbevolen premedicatie moet 15-60 minuten voorafgaand aan het begin van een isatuximab-infusie worden toegediend. Bij patiënten die na hun eerste 4 toedieningen van isatuximab geen infusiereactie ondervinden, kan de nood aan daaropvolgende premedicatie worden heroverwogen.
Behandeling van neutropenie
Het gebruik van koloniestimulerende factoren (bijv. G-CSF [granulocyte-colony-stimulating factor]) moet worden overwogen om het risico op neutropenie te beperken. In geval van graad 3- of graad 4-neutropenie of febriele neutropenie en/of neutropene infectie moet de toediening van isatuximab worden uitgesteld of gestopt tot herstel (zie rubriek 4.4).
Preventie van infectie
Antibacteriële en antivirale profylaxe (zoals herpes zoster profylaxe) volgens de behandelingsrichtlijnen moeten worden overwogen tijdens de behandeling (zie rubriek 4.4).
Dosering
De aanbevolen dosis Sarclisa 20 mg/ml concentraat voor oplossing voor infusie is 10 mg/kg lichaamsgewicht, toegediend als een intraveneuze infusie in combinatie met pomalidomide en dexamethason (Isa-Pd) of in combinatie met carfilzomib en dexamethason (Isa-Kd), of in combinatie met bortezomib, lenalidomide en dexamethason (Isa-VRd).
Patiënten kunnen de behandeling starten met intraveneuze of subcutane isatuximab. Patiënten die momenteel intraveneuze isatuximab ontvangen, kunnen op elk moment tijdens hun behandeling overschakelen naar subcutane isatuximab, zodra cyclus 1 is afgerond.
De doseringsschema's voor isatuximab intraveneus staan in tabel 1, 2 en 3:
Tabel 1: Doseringsschema in combinatie met pomalidomide en dexamethason of in combinatie met carfilzomib en dexamethason
| Cycli | Doseringsschema |
| Cyclus 1 (cyclus van 28 dagen) | 10 mg/kg IV wekelijks; dag 1, 8, 15 en 22 |
| Cyclus 2 en daaropvolgende (cycli van 28 dagen) | 10 mg/kg IV eenmaal per 2 weken; dag 1, 15 |
Elke behandelingscyclus bestaat uit een periode van 28 dagen. De behandeling wordt herhaald tot ziekteprogressie of onaanvaardbare toxiciteit.
Tabel 2: Doseringsschema in combinatie met bortezomib, lenalidomide en dexamethason voor patiënten met nieuw gediagnosticeerd multipel myeloom (NDMM) die niet in aanmerking komen voor autologe stamceltransplantatie (ASCT)
| Cycli | Doseringsschema |
| Cyclus 1 (cyclus van 42 dagen) | 10 mg/kg IV; dag 1, 8, 15, 22 en 29 |
| Cyclus 2 tot 4 (cycli van 42 dagen) | 10 mg/kg IV eenmaal per 2 weken; dag 1, 15 en 29 |
| Cyclus 5 tot 17 (cycli van 28 dagen) | 10 mg/kg IV eenmaal per 2 weken; dag 1 en 15 |
| Cyclus 18 en daaropvolgende (cycli van 28 dagen) | 10 mg/kg IV eenmaal per 4 weken; dag 1 |
Elke behandelingscyclus bestaat uit een periode van 42 dagen van cyclus 1 tot 4 en uit een periode van 28 dagen vanaf cyclus 5. De behandeling wordt herhaald tot ziekteprogressie of onaanvaardbare toxiciteit.
Tabel 3: Doseringsschema in combinatie met bortezomib, lenalidomide en dexamethason voor patiënten met NDMM die in aanmerking komen voor ASCT
| Cycli | Doseringsschema |
| Inductiebehandeling | |
| Cyclus 1 (cyclus van 42 dagen) | 10 mg/kg IV; dag 1, 8, 15, 22 en 29 |
| Cyclus 2 tot 3 (cycli van 42 dagen) | 10 mg/kg IV eenmaal per 2 weken; dag 1, 15 en 29 |
| Stoppen voor de intensiveringsbehandeling (hoge dosis chemotherapie en ASCT), gevolgd door een onderhoudsbehandeling volgens standaardzorg | |
Elke behandelingscyclus bestaat uit een periode van 42 dagen.
Gemiste dosis
Het toedieningsschema moet zorgvuldig worden gevolgd. Als een geplande dosis isatuximab wordt gemist, dien de dosis dan zo snel mogelijk toe en pas het behandelingsschema in overeenstemming daarmee aan, waarbij het behandelingsinterval gehandhaafd blijft.
Dosisaanpassingen
Er wordt geen dosisverlaging van isatuximab aanbevolen.
Toedieningsaanpassingen moeten worden uitgevoerd als patiënten infusiegerelateerde reacties ondervinden (zie “Wijze van toediening” hieronder) of in geval van graad 3- of 4-neutropenie of febriele neutropenie en/of neutropene infectie (zie “Behandeling van neutropenie” hierboven).
Voor andere geneesmiddelen die met isatuximab worden toegediend, moeten de respectievelijke actuele samenvattingen van de productkenmerken in overweging worden genomen.
Speciale populaties
Ouderen
Er wordt geen dosisaanpassing aanbevolen bij oudere patiënten (zie rubriek 4.4, 4.8 en 5.2).
Patiënten met nierfunctiestoornissen
Er wordt geen dosisaanpassing aanbevolen bij patiënten met een licht
(GFR ≥60 - <90 ml/min/1,73 m2) tot ernstig (GFR <30 ml/min/1,73 m2) verminderde nierfunctie, waaronder terminaal nierfalen (GFR <15 ml/min/1,73 m2) (zie rubriek 5.2).
Patiënten met leverfunctiestoornissen
Er wordt geen dosisaanpassing aanbevolen bij patiënten met een licht afgenomen leverfunctie [totaal bilirubine >1 tot 1,5 maal de bovengrens van normaal (ULN) of aspartaataminotransferase (ASAT) >ULN]. Gegevens voor patiënten met een matig (totaal bilirubine >1,5 tot 3 maal ULN en eender welke ASAT) tot ernstig (totaal bilirubine >3 maal ULN en eender welke ASAT) afgenomen leverfunctie zijn beperkt (zie rubriek 5.2), maar er is geen bewijs dat erop wijst dat dosisaanpassing bij deze patiënten nodig is.
Pediatrische patiënten
Buiten de toegestane indicaties is isatuximab intraveneus onderzocht bij kinderen in de leeftijd van 28 dagen tot jonger dan 18 jaar met recidiverende of refractaire acute lymfoblastische of myeloïde leukemie, maar is de werkzaamheid niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2.
Wijze van toediening
Sarclisa 20 mg/ml concentraat voor oplossing voor infusie is bestemd voor intraveneus gebruik. Voor instructies over de verdunning van het geneesmiddel voorafgaand aan de toediening, zie rubriek 6.6.
Infusiesnelheden
Na verdunning moet de isatuximab-infusie intraveneus worden toegediend volgens de infusiesnelheid die in tabel 4 hieronder wordt weergegeven (zie rubriek 5.1). Stapsgewijze verhoging van de infusiesnelheid mag alleen worden overwogen indien er geen infusiegerelateerde reacties optreden (zie rubriek 4.8).
Tabel 4: Infusiesnelheden van isatuximab-toediening
| Verdunningsvolume | Beginsnelheid | Geen infusiegerelateerde reacties | Snelheidsverhoging | Maximale snelheid | |
| Eerste infusie | 250 ml | 25 ml/uur | Gedurende 60 minuten | 25 ml/uur elke 30 minuten | 150 ml/uur |
| Tweede infusie | 250 ml | 50 ml/uur | Gedurende 30 minuten | 50 ml/uur gedurende 30 minuten en verhoog vervolgens met 100 ml/uur | 200 ml/uur |
| Daaropvolgende infusies | 250 ml | 200 ml/uur | 200 ml/uur |
Men dient toedieningsaanpassingen uit te voeren als patiënten infusiegerelateerde reacties ondervinden (zie rubriek 4.4)
- Bij patiënten bij wie interventie nodig is (graad 2 matige infusiegerelateerde reacties), moet een tijdelijke onderbreking van de infusie worden overwogen en kan aanvullende symptomatische medicamenteuze behandeling worden toegediend. Na symptoomverbetering tot graad ≤1 (licht) kan de isatuximab-infusie worden hervat op de helft van de aanvankelijke infusiesnelheid, onder nauwgezet toezicht en met ondersteunende zorg indien nodig. Als de symptomen na 30 minuten niet opnieuw optreden, kan de infusiesnelheid worden verhoogd tot de beginsnelheid en kan deze vervolgens stapsgewijs verhoogd worden, zoals weergegeven in tabel 3.
- Als de symptomen na onderbreking van de isatuximab-infusie niet snel verdwijnen of niet verbeteren tot graad ≤1, aanhouden of erger worden ondanks geschikte geneesmiddelen, of ziekenhuisopname vereisen of levensbedreigend zijn, moet de behandeling met Sarclisa definitief worden stopgezet en moet aanvullende ondersteunende therapie worden toegediend, indien nodig.
- In geval van overgevoeligheidsreacties van graad ≥3 of infusiegerelateerde reacties moet de behandeling met isatuximab permanent worden stopgezet.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infusiegerelateerde reacties
Infusiegerelateerde reacties, meestal licht of matig, werden waargenomen bij 38,2% van de met isatuximab behandelde patiënten in ICARIA-MM, bij 45,8% van de met Isa-Kd behandelde patiënten in IKEMA, bij 24,0% van de met Isa-VRd behandelde patiënten in IMROZ en bij 12,7% van de met Isa-VRd behandelde patiënten tijdens de inductieperiode in GMMG-HD7 (zie rubriek 4.8). In ICARIA-MM begonnen alle infusiegerelateerde reacties tijdens de eerste isatuximab-infusie en verdwenen op dezelfde dag bij 98% van de infusies. De vaakst voorkomende symptomen van een infusiegerelateerde reactie waren dyspneu, hoesten, koude rillingen en nausea. De vaakst voorkomende ernstige klachten en symptomen waren onder meer hypertensie, dyspneu, en bronchospasme. In IKEMA deden de infusiegerelateerde reacties zich voor op de infusiedag bij 99,2% van de gevallen. Bij patiënten behandeld met Isa-Kd kreeg 94,4% van de patiënten die een infusiegerelateerde reactie hadden, deze tijdens de eerste behandelingscyclus. Alle infusiegerelateerde reacties verdwenen. De vaakst voorkomende symptomen van een infusiegerelateerde reactie waren hoesten, dyspneu, neusverstopping, braken en misselijkheid. De vaakst voorkomende ernstige tekenen en symptomen waren hypertensie en dyspneu. In IMROZ begonnen de infusiegerelateerde reacties op de infusiedag bij alle patiënten, meestal tijdens de eerste isatuximab-infusie, en verdwenen ze op dezelfde dag bij 97,3% van de patiënten. Alle infusiegerelateerde reacties verdwenen. De vaakst voorkomende symptomen van een infusiegerelateerde reactie waren dyspneu en koude rillingen. Het vaakst voorkomende ernstige teken en symptoom was hypertensie. Tijdens de inductieperiode in GMMG-HD7 ondervond 88,1% van de patiënten behandeld met Isa-VRd die een infusiegerelateerde reactie hadden, deze bij de eerste infusie en 21,4% bij de daaropvolgende infusies. Alle infusiegerelateerde reacties verdwenen (zie rubriek 4.8).
Er zijn echter ook ernstige infusiereacties, waaronder ernstige anafylactische reacties, waargenomen na toediening van isatuximab. Er zijn anafylactische reacties met fatale afloop gemeld (zie rubriek 4.8).
Om het risico en de ernst van infusiegerelateerde reacties te verminderen, moeten patiënten voorafgaand aan de infusie met isatuximab een behandeling krijgen met montelukast (ten minste in cyclus 1), paracetamol, difenhydramine of equivalent. Dexamethason moet gebruikt worden als premedicatie en anti-myeloombehandeling (zie rubriek 4.2). De vitale functies moeten regelmatig worden gecontroleerd tijdens de gehele isatuximab-infusie. Onderbreek, indien nodig, de isatuximab-infusie en voer gepaste medische en ondersteunende maatregelen uit (zie rubriek 4.2). In het geval dat de symptomen niet verbeteren tot graad ≤1 na onderbreking van de isatuximab-infusie, aanhouden of erger worden ondanks geschikte geneesmiddelen, ziekenhuisopname vereisen of levensbedreigend zijn, moet isatuximab definitief worden stopgezet en moet een passende behandeling worden toegepast. In geval van anafylactische reactie of levensbedreigende (graad 4) infusiereactie, stop Sarclisa definitief en start een passende behandeling.
Neutropenie
Bij met Isa-Pd behandelde patiënten werd neutropenie gemeld als afwijkend laboratoriumresultaat bij 96,1% van de patiënten en als bijwerking (1) bij 46,7% van de patiënten, en is neutropenie van graad 3-4 als afwijkend laboratoriumresultaat gemeld bij 84,9% van de patiënten en als bijwerking bij 45,4% van de patiënten. Neutropene complicaties zijn waargenomen bij 30,3% van de patiënten, waaronder 11,8% febriele neutropenie en 25,0% neutropene infecties. Bij met Isa-Kd behandelde patiënten werd neutropenie gemeld als afwijkend laboratoriumresultaat bij 54,8% van de patiënten en als bijwerking
(1) bij 4,5% van de patiënten, en is neutropenie van graad 3-4 als afwijkend laboratoriumresultaat gemeld bij 19,2% van de patiënten (met 17,5% graad 3 en 1,7% graad 4) en als bijwerking bij 4,0% van de patiënten. Neutropene complicaties zijn waargenomen bij 2,8% van de patiënten, waaronder 1,1% febriele neutropenie en 1,7% neutropene infecties. Bij met Isa-VRd behandelde patiënten in IMROZ werd neutropenie gemeld als afwijkend laboratoriumresultaat bij 87,5% van de patiënten en als bijwerking bij 30% van de patiënten, waarbij graad 3-4-neutropenie werd gemeld als een afwijkende laboratoriumwaarde bij 54,4% van de patiënten (met 35,7% graad 3 en 18,6% graad 4) en als bijwerking bij 30% van de patiënten. Neutropene complicaties zijn waargenomen bij 12,5% van de patiënten, waaronder 2,3% febriele neutropenie en 10,6% neutropene infectie. Bij de met Isa-VRd behandelde patiënten tijdens de inductieperiode van GMMG-HD7 werd neutropenie gemeld als afwijkend laboratoriumresultaat bij 30,9% van de patiënten en als bijwerking bij 16,1% van de patiënten, waarbij graad 3-4-neutropenie werd gemeld als een afwijkende laboratoriumwaarde bij 5,9% van de patiënten (met 3,1% graad 3 en 2,8% graad 4) en als bijwerking bij 16,1% van de patiënten (zie rubriek 4.8).
Het volledig bloedbeeld moet tijdens de behandeling regelmatig worden gecontroleerd. Patiënten met neutropenie moeten worden gecontroleerd op tekenen van infectie. Dosisverlagingen van isatuximab worden niet aanbevolen. Uitstel van isatuximab-dosering en het gebruik van koloniestimulerende factoren (bijv. G-CSF) dienen te worden overwogen om het risico op neutropenie te beperken (zie rubriek 4.2).
(1) Hematologiewaarden zijn enkel als bijwerking genoteerd wanneer ze geleid hebben tot stopzetting van de behandeling en/of dosisaanpassing en/of voldeden aan criteria voor ernst.
Infectie
Met isatuximab trad een hogere incidentie op van infecties, waaronder graad ≥3 infecties, voornamelijk pneumonie, bovenste luchtweginfectie en bronchitis (zie rubriek 4.8). Patiënten die isatuximab toegediend krijgen, dienen zorgvuldig te worden gecontroleerd op tekenen van infectie en een toepasselijke standaardzorg moet worden ingesteld.
Antibacteriële en antivirale profylaxe (zoals herpes zoster profylaxe) volgens de behandelingsrichtlijnen moeten worden overwogen tijdens de behandeling (zie rubriek 4.2 en 4.8).
Tweede primaire maligniteiten
In ICARIA-MM werden tweede primaire maligniteiten (second primary malignancies, SPMs) gemeld bij een mediane follow-upduur van 52,44 maanden bij 10 patiënten (6,6%) die werden behandeld met Isa-Pd en bij 3 patiënten (2%) die werden behandeld met Pd; SPMs waren huidkanker bij 6 patiënten behandeld met Isa-Pd en bij 3 patiënten behandeld met Pd, waren andere solide tumoren dan huidkanker bij 3 patiënten behandeld met Isa-Pd (één patiënt had eveneens huidkanker) en hematologische maligniteiten (myelodysplastisch syndroom) bij 1 patiënt behandeld met Isa-Pd (zie rubriek 4.8). Na resectie van de nieuwe maligniteit gingen patiënten door met de behandeling, uitgezonderd twee patiënten behandeld met Isa-Pd. Eén patiënt ontwikkelde metastatisch melanoom en de andere ontwikkelde myelodysplastisch syndroom. In de IKEMA-studie zijn bij een mediane follow-upduur van 56,61 maanden SPMs gemeld bij 18 patiënten (10,2%) die werden behandeld met Isa-Kd en bij 10 patiënten (8,2%) die werden behandeld met Kd. SPMs waren huidkanker bij 13 patiënten (7,3%) behandeld met Isa-Kd en bij 4 patiënten (3,3%) behandeld met Kd, andere solide tumoren dan huidkanker bij 7 patiënten (4,0%) behandeld met Isa-Kd en bij 6 patiënten (4,9%) behandeld met Kd en hematologische maligniteiten (acute myeloïde leukemie) bij 1 patiënt (0,8%) in de Kd-groep. Voor 1 patiënt (0,6%) in de Isa-Kd-groep was de etiologie van de SPM niet bekend. Twee patiënten (1,1%) in de Isa-Kd-groep en één patiënt (0,8%) in de Kd-groep hadden zowel huidkanker als andere solide tumoren dan huidkanker (zie rubriek 4.8). Patiënten met huidkanker gingen door met de behandeling na resectie van de huidkanker. Andere solide tumoren dan huidkanker werden gediagnosticeerd binnen 3 maanden na opstart van de behandeling bij 3 patiënten (1,7%) behandeld met Isa-Kd en bij 2 patiënten (1,6%) behandeld met Kd. In de IMROZ-studie werden, bij een mediane follow-upduur van 59,73 maanden, SPMs gemeld bij 42 patiënten (16,0%) die werden behandeld met Isa-VRd (0,041 voorvallen per patiëntjaar) en bij 16 patiënten (8,8%) die werden behandeld met VRd (0,026 voorvallen per patiëntjaar). SPMs waren: huidkanker bij 22 patiënten (8,4%) behandeld met Isa-VRd en bij 7 patiënten (3,9%) behandeld met VRd; andere solide tumoren dan huidkanker bij 17 patiënten (6,5%) behandeld met Isa-VRd en bij 7 patiënten (3,9%) behandeld met VRd; en hematologische maligniteiten bij 3 patiënten (1,1%) behandeld met Isa-VRd en bij 2 patiënten (1,1%) behandeld met VRd. Patiënten met SPMs van huidkanker gingen door met de behandeling na resectie van de huidkanker, uitgezonderd één patiënt in elke behandelingsgroep. SPMs met fatale afloop werden gemeld bij 6 patiënten (2,3%) behandeld met Isa-VRd (neuro-endocrien carcinoom van de huid, maligne melanoom, plaveiselcelcarcinoom van de huid, plaveiselcelcarcinoom van de long, colorectaalkanker en rectaal adenocarcinoom) en bij 2 patiënten (1,1%) behandeld met VRd (peritoneummetastases en adenocarcinoom van het colon). In GMMG-HD7 werden tijdens de inductie, intensivering en opvolging voor patiënten die niet secundair gerandomiseerd waren, SPMs gemeld bij 2 patiënten (0,6%) die werden behandeld met Isa-VRd en bij 4 patiënten (1,2%) die werden behandeld met VRd. SPMs waren huidkanker bij 1 patiënt (0,3%) behandeld met VRd, andere solide tumoren dan huidkanker bij 1 patiënt (0,3%) behandeld met Isa-VRd en bij 2 patiënten (0,6%) behandeld met VRd en hematologische maligniteiten bij 1 patiënt (0,3%) behandeld met Isa-VRd en bij 1 patiënt (0,3%) behandeld met VRd. De algehele incidentie van SPMs bij alle patiënten blootgesteld aan isatuximab is 6,1%. Artsen dienen zowel voor als tijdens de behandeling patiënten zorgvuldig te evalueren volgens de richtlijnen van de IMWG (International Myeloma Working Group) op het optreden van tweede primaire maligniteiten en te starten met behandeling zoals geïndiceerd.
Tumorlysissyndroom
Er zijn gevallen van tumorlysissyndroom (TLS) gemeld bij patiënten die isatuximab kregen. Patiënten moeten nauwgezet worden gecontroleerd en er moeten gepaste voorzorgsmaatregelen worden genomen.
Interferentie met serologische tests (indirecte antiglobulinetest)
Isatuximab bindt aan CD38 op rode bloedcellen (RBC’s) wat kan leiden tot een vals-positieve indirecte antiglobulinetest (indirecte Coombs-test). Deze interferentie met de indirecte Coombs-test kan aanhouden tot minstens 6 maanden na de laatste infusie met isatuximab. Om mogelijke problemen met RBC-transfusie te vermijden, moeten bij patiënten die met isatuximab worden behandeld voorafgaand aan de eerste infusie bloedtypering en screeningstests worden uitgevoerd. Fenotypering kan worden overwogen voordat de isatuximab-behandeling wordt gestart, volgens lokale protocollen. Als behandeling met isatuximab al werd gestart, moet het bloedtransfusiecentrum worden geïnformeerd. Patiënten dienen te worden gemonitord op een theoretisch risico van hemolyse. Als een noodtransfusie nodig is, kunnen ABO/Rh-compatibele RBC’s zonder kruisproef worden gegeven volgens lokale protocollen van het bloedtransfusiecentrum (zie rubriek 4.5).
Interferentie met bepaling van complete respons
Isatuximab is een monoklonaal IgG-kappa antilichaam dat kan worden gedetecteerd via zowel serum eiwitelektroforese (serum protein electrophoresis, SPE) als immunofixatie (IFE) die worden gebruikt voor de klinische monitoring van endogeen M-proteïne (zie rubriek 4.5). Deze interferentie kan de nauwkeurigheid van de bepaling van complete respons beïnvloeden bij sommige patiënten met IgG-kappa myeloomproteïne. Deze interferentie kan tot minstens 6 maanden na de laatste toediening van isatuximab aanhouden. Tweeëntwintig patiënten in de groep behandeld met Isa-Pd die voldeden aan de criteria voor een zeer goede partiële respons (Very Good Partial Response, VGPR) met enkel marginale immunofixatie-positiviteit werden getest op interferentie. Serummonsters van deze patiënten werden getest met behulp van massaspectrometrie om het isatuximab-signaal te onderscheiden van het signaal voor myeloom M-proteïne. Van de 27 patiënten in de Isa-Kd-groep met mogelijke interferentie en getest met massaspectrometrie op het gevoeligheidsniveau van de immunofixatietest (25 mg/dl) vertoonden 15 patiënten met niet-complete respons (non-CR) volgens de onafhankelijke responscommissie (IRC) geen detecteerbaar residueel myeloom M-proteïne. Van deze 15 patiënten hadden 11 patiënten <5% plasmacellen in beenmerg. Dat wijst erop dat nog eens 11 patiënten van de 179 Isa-Kd-patiënten (6,1%) CR kunnen hebben als beste respons, wat een mogelijk CR-percentage geeft van 45,8% (zie rubriek 4.5).
Educatief materiaal
Alle voorschrijvers die isatuximab willen voorschrijven, evenals beroepsbeoefenaren in de gezondheidszorg bij bloedbanken/transfusiecentra, moeten ervoor zorgen dat ze het educatief materiaal voor beroepsbeoefenaren in de gezondheidszorg opgesteld voor het beheer van het risico op interferentie met serologische testen, hebben ontvangen en ermee vertrouwd zijn. Voorschrijvers moeten de patiënten uitleggen dat isatuximab de resultaten van hun serologische testen kan beïnvloeden tot ten minste 6 maanden na hun laatste dosis isatuximab. Dit wordt ook uitgelegd in de patiëntenkaart die voorschrijvers aan patiënten moeten geven op het moment van de eerste dosis isatuximab. De patiënten moeten worden geïnstrueerd om de kaart bij zich te dragen tijdens de behandeling en tot ten minste 6 maanden na afloop van de behandeling en om deze te delen met hun zorgteam.
Ouderen
De gegevens zijn beperkt in de populatie ouderen ≥85 jaar (zie rubriek 4.8).
Hulpstoffen met bekend effect
Dit geneesmiddel bevat 0,2 mg polysorbaat 80 in elke ml isatuximab concentraat voor oplossing voor infusie. Dit komt overeen met 0,1 mg/kg lichaamsgewicht.
Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Isatuximab heeft geen invloed op de farmacokinetiek van pomalidomide, carfilzomib, bortezomib of lenalidomide of omgekeerd.
Interferentie met serologische tests
Omdat CD38-eiwit tot expressie wordt gebracht op het oppervlak van rode bloedcellen, kan isatuximab, een anti-CD38-antilichaam, interfereren met serologische tests van het bloedtransfusiecentrum met mogelijke vals-positieve reacties van indirecte antiglobulinetests (indirecte Coombs-tests), antilichaamdetectie-(screening-)tests, antilichaamidentificatiepanels en kruisproeven op antihumaan globuline (AHG) bij patiënten die met isatuximab zijn behandeld (zie rubriek 4.4). Deze interferentie kan tot minstens 6 maanden na de laatste toediening van isatuximab aanhouden. Methoden om interferentie te verminderen zijn onder andere het behandelen van reagens-RBC’s met dithiothreitol (DTT) om de binding van isatuximab te verstoren of andere plaatselijk goedgekeurde methoden. Aangezien het Kell-bloedgroepsysteem ook gevoelig is voor behandeling met DTT dienen Kell-negatieve eenheden te worden toegediend na het uitsluiten of identificeren van alloantilichamen m.b.v. DTT-behandelde RBC’s.
Interferentie met serum eiwitelektroforese en immunofixatie
Isatuximab kan worden gedetecteerd door serum eiwitelektroforese (SPE) en immunofixatie (IFE), gebruikt voor controle van ziektegerelateerde monoklonale immunoglobulinen (M-proteïne). Het kan invloed hebben op de nauwkeurigheid van de responsclassificatie volgens de criteria van de Internationale Myeloom Werkgroep (International Myeloma Working Group, IMWG) (zie rubriek 4.4). Deze interferentie kan tot minstens 6 maanden na de laatste toediening van isatuximab aanhouden. Overweeg het gebruik van een gevalideerde isatuximab-specifieke IFE-test (Sebia Hydrashift) bij patiënten met aanhoudende zeer goede partiële respons waarbij interferentie met isatuximab wordt vermoed. Dit om een onderscheid te maken tussen isatuximab en overblijvend endogeen M-proteïne in het serum van de patiënt en zodoende de bepaling van een complete respons te vergemakkelijken.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie
Vrouwen die zwanger kunnen worden en die worden behandeld met isatuximab moeten doeltreffende anticonceptie gebruiken tijdens en gedurende 7 maanden na stopzetting van de behandeling.
Zwangerschap
Er zijn geen gegevens beschikbaar over het gebruik van isatuximab bij zwangere vrouwen. Er werden geen dieronderzoeken naar reproductietoxiciteit uitgevoerd met isatuximab. Van immunoglobuline G1 monoklonale antilichamen is bekend dat ze de placenta passeren na het eerste trimester van de zwangerschap. Het gebruik van isatuximab bij zwangere vrouwen wordt niet aanbevolen.
Borstvoeding
Het is niet bekend of isatuximab wordt uitgescheiden in moedermelk. Het is bekend dat humane IgG’s in de moedermelk worden uitgescheiden tijdens de eerste paar dagen na de geboorte, wat daarna snel afneemt tot lage concentraties; een risico voor een kind dat borstvoeding krijgt kan echter niet worden uitgesloten tijdens deze korte periode net na de geboorte. Er moet voor deze specifieke periode worden besloten of borstvoeding moet worden gestaakt of dat behandeling met isatuximab moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen. Daarna kan isatuximab worden gebruikt tijdens het geven van borstvoeding, indien klinisch geïndiceerd.
Vruchtbaarheid
Er zijn geen gegevens over mensen en dieren beschikbaar om te bepalen wat de mogelijke effecten zijn van isatuximab op de vruchtbaarheid bij de man en de vrouw (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Isatuximab heeft een geringe tot matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vermoeidheid en duizeligheid zijn gemeld bij patiënten die isatuximab gebruiken en hiermee dient rekening te worden gehouden bij het autorijden of het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In ICARIA-MM zijn de vaakst voorkomende bijwerkingen neutropenie (46,7%), infusiegerelateerde reacties (38,2%), pneumonie (30,9%), infectie van de bovenste luchtwegen (28,3%), diarree (25,7%) en bronchitis (23,7%). Ernstige bijwerkingen zijn opgetreden bij 61,8% van de patiënten die Isa-Pd kregen. De vaakst voorkomende ernstige bijwerkingen zijn pneumonie (25,7%) en febriele neutropenie (6,6%). Permanente stopzetting van de behandeling omwille van bijwerkingen is gemeld bij 7,2% van de patiënten behandeld met Isa-Pd. Bijwerkingen met fatale afloop tijdens de behandeling zijn gemeld bij 7,9% van de patiënten behandeld met Isa-Pd (bijwerkingen die zich bij meer dan 1% van de patiënten voordeden, waren pneumonie bij 1,3% van de patiënten en andere infecties bij 2,0% van de patiënten).
In IKEMA zijn de vaakst voorkomende bijwerkingen infusiegerelateerde reacties (45,8%), hypertensie (36,7%), diarree (36,2%), infectie van de bovenste luchtwegen (36,2%), pneumonie (28,8%), vermoeidheid (28,2%), dyspneu (27,7%), slapeloosheid (23,7%), bronchitis (22,6%), en rugpijn (22,0%). Ernstige bijwerkingen traden op bij 59,3% van de patiënten die Isa-Kd kregen. De vaakst voorkomende ernstige bijwerking is pneumonie (21,5%). Permanente stopzetting van de behandeling omwille van bijwerkingen is gemeld bij 8,5% van de patiënten behandeld met Isa-Kd. Bijwerkingen met fatale afloop tijdens de behandeling zijn gemeld bij 3,4% van de patiënten behandeld met Isa-Kd (bijwerkingen die zich bij meer dan 1% van de patiënten voordeden, waren pneumonie en hartfalen, ieder bij 1,1% van de patiënten).
In IMROZ zijn de vaakst voorkomende bijwerkingen diarree (54,8%), perifere sensorische neuropathie (54,4%), pneumonie (39,9%), cataract (38,0%), constipatie (35,7%), vermoeidheid (34,6%), infecties van de bovenste luchtwegen (34,2%), perifeer oedeem (32,7%), neutropenie (30,0% als bijwerking), infusiegerelateerde reactie (23,6%), slapeloosheid (22,4%), Covid-19 (22,4%), rugpijn (22,1%), bronchitis (22,1%) en asthenie (21,7%). Ernstige bijwerkingen traden op bij 70,7% van de patiënten die Isa-VRd kregen. De vaakst voorkomende ernstige bijwerking was pneumonie (29,7%, inclusief pneumonie door Covid-19). Bijwerkingen met een fatale afloop tijdens de behandeling (graad 5-TEAE's [treatment-emergent adverse events]) werden gemeld bij 11% van de patiënten met Isa-VRd, waaronder infectieuze TEAE’s van graad 5 bij 6,5% van de patiënten. Permanente stopzetting van de behandeling omwille van bijwerkingen werd gemeld bij 22,8% van de patiënten behandeld met Isa-VRd.
In GMMG-HD7 zijn tijdens de inductieperiode de vaakst voorkomende bijwerkingen polyneuropathie (18,8%), neutropenie (16,1%) en infusiegerelateerde reacties (12,4%). Ernstige bijwerkingen traden op bij 35,2% van de patiënten behandeld met Isa-VRd. De vaakst voorkomende ernstige bijwerkingen zijn longontsteking (3,6%), pyrexie (3,3%) en diarree (2,1%). Bijwerkingen met een fatale afloop tijdens de behandeling (graad 5 TEAE's) werden gemeld bij 1,2% van de patiënten behandeld met Isa-VRd (als gevolg van COVID-19, influenza-pneumonie, septische shock en intracraniële bloeding, elk gemeld bij 0,3% van de patiënten). Permanente stopzetting van de behandeling omwille van bijwerkingen werd gemeld bij 3% van de patiënten behandeld met Isa-VRd.
Tabel met lijst van bijwerkingen
Bijwerkingen worden beschreven volgens de NCI (National Cancer Institute) Common Toxicity Criteria, de COSTART en de MedDRA-terminologie. Frequenties worden als volgt gedefinieerd: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); frequentie niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
De bijwerkingen zijn gemeld in klinische studies (zie rubriek 5.1) en na het in de handel brengen.
Tabel 5: Bijwerkingen gemeld bij patiënten met multipel myeloom, behandeld met isatuximab in combinatie met pomalidomide en dexamethason
| Systeem/orgaanklasse Voorkeursterm | Bijwerking | Frequentie | Incidentie (N = 244) | ||
Ongeacht welke graad | Graad ≥3 | ||||
| Infecties en parasitaire aandoeningen | Pneumoniea b | Zeer vaak | 34,8% | 27,9% | |
Infecties van bovenste luchtwegen | Zeer vaak | 40,2% | 3,3% | ||
| Bronchitis | Zeer vaak | 20,9% | 3,7% | ||
| Herpes zoster | Vaak | 2,5% | 0,4% | ||
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen)c | Huidkanker | Vaak | 4,9% | 1,6% | |
| Solide tumoren (andere dan huidkanker) | Vaak | 2,9% | 1,6% | ||
| Hematologische maligniteit | Soms | 0,4% | 0,4% | ||
Bloed- en lymfestelselaandoeningen | Neutropenie | Zeer vaak | 52,5% | 51,6% | |
| Trombocytopenie | Zeer vaak | 12,7% | 11,9% | ||
Febriele neutropenie | Vaak | 7,4% | 7,4% | ||
| Anemie | Vaak | 6,1% | 4,5% | ||
| Lymfopenie | Niet bekend | - | - | ||
| Immuunsysteemaandoeningen | Anafylactische reactied | Soms | 0,3% | 0,3% | |
Voedings- en stofwisselingsstoornissen | Verminderde eetlust | Zeer vaak | 11,5% | 1,2% | |
| Hartaandoeningen | Atriumfibrilleren | Vaak | 5,7% | 2,5% | |
| Ademhalingsstelsel-, borstkas-en mediastinumaandoeningen | Dyspneu | Zeer vaak | 25,8% | 5,7% | |
| Maagdarmstelsel-aandoeningen | Diarree | Zeer vaak | 34,0% | 2,5% | |
| Nausea | Zeer vaak | 22,1% | 0% | ||
| Braken | Zeer vaak | 14,8% | 0,8% | ||
| Onderzoeken | Gewichtsverlies | Vaak | 4,9% | 0% | |
| Letsels, intoxicaties en verrichtingscomplicaties | Infusiegerelateerde reactieb | Zeer vaak | 39,3% | 2,0% | |
a De term pneumonie is een groepering van de volgende termen: atypische pneumonie, bronchopulmonaire aspergillose, pneumonie, Haemophilus-pneumonie, influenza-pneumonie, pneumokokkenpneumonie, streptokokkenpneumonie, virale pneumonie, bacteriële pneumonie, Haemophilus-infectie, longinfectie, pneumonie door schimmels en Pneumocystis jiroveci-pneumonie.
b Zie “Beschrijving van geselecteerde bijwerkingen”.
c Gebaseerd op tweede primaire maligniteiten die tijdens de periode van de onderzoeksbehandeling en de periode na behandeling werden gemeld.
d Gebaseerd op ervaring na het in de handel brengen zijn anafylactische reacties gemeld, waaronder fatale gevallen.
Tabel 6a: Bijwerkingen gemeld bij patiënten met multipel myeloom, behandeld met isatuximab in combinatie met carfilzomib en dexamethason
Systeem/orgaanklasse Voorkeursterm | Bijwerking | Frequentie | Incidentie (N=177) | |
| Ongeacht welke graad | Graad ≥3 | |||
| Infecties en parasitaire aandoeningen | Pneumonieb c | Zeer vaak | 28,8% | 20,9% |
| Infectie van bovenste luchtwegen | Zeer vaak | 36,2% | 3,4% | |
| Bronchitis | Zeer vaak | 22.6% | 2,3% | |
| Herpes zoster | Vaak | 2,3% | 0,6% | |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen)d | Huidkanker | Vaak | 7,3% | 1,7% |
| Solide tumoren (andere dan huidkanker) | Vaak | 4,0% | 3,4% | |
| Bloed- en lymfestelsel-aandoeningen | Anemie | Vaak | 5,1% | 4,5% |
| Neutropenie | Vaak | 4,5% | 4,0% | |
| Trombocytopie | Vaak | 2,8% | 2,3% | |
| Lymfopenie | Niet bekend | - | - | |
| Immuunsysteemaandoeningen | Anafylactische reactiee | Soms | 0,3% | 0,3% |
| Bloedvataandoeningen | Hypertensie | Zeer vaak | 36,7% | 20,3% |
| Ademhalingsstelsel-, borstkas- en mediastinum-aandoeningen | Dyspneu | Zeer vaak | 27,7% | 5,1% |
| Hoesten | Zeer vaak | 19,8% | 0% | |
| Maagdarmstelsel-aandoeningen | Diarree | Zeer vaak | 36,2% | 2,8% |
| Braken | Zeer vaak | 15,3% | 1,1% | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid | Zeer vaak | 28,2% | 3,4% |
| Letsels, intoxicaties en verrichtingscomplicaties | Infusiegerelateerde reactiec | Zeer vaak | 45,8% | 0,6% |
a Cut-off datum 07-feb-2020. Mediane follow-uptijd=20,73 maanden.
b De term pneumonie is een groepering van de volgende termen: atypische pneumonie, Pneumocystis jiroveci-pneumonie, pneumonie, influenza-pneumonie, legionella-pneumonie, streptokokkenpneumonie, virale pneumonie en pulmonale sepsis.
c Zie “Beschrijving van geselecteerde bijwerkingen”.
d Cut-off datum 07-feb-2023. Mediane follow-uptijd = 56,61 maanden. Gebaseerd op tweede primaire maligniteiten gemeld tijdens de periode van de onderzoeksbehandeling en de periode na behandeling. e Gebaseerd op ervaring na het in de handel brengen zijn anafylactische reacties gemeld, waaronder fatale gevallen.
Tabel 7: Bijwerkingen gemeld bij patiënten met nieuw gediagnosticeerd multipel myeloom, die niet in aanmerking komen voor transplantatie, behandeld met isatuximab in combinatie met bortezomib, lenalidomide en dexamethason
Systeem/orgaan- klasse Voorkeursterm | Bijwerking | Frequentie | Incidentie (N=336) | |
Ongeacht welke graad | Graad ≥ 3 | |||
| Infecties en parasitaire aandoeningen | Pneumonie a | Zeer vaak | 34,2% | 24,1% |
| Bronchitis | Zeer vaak | 22,6% | 3,0% | |
| Covid-19 | Zeer vaak | 19,9% | 1,2% | |
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Huidkanker | Vaak | 8,0% | 2,7% |
| Solide tumoren (andere dan huidkanker) | Vaak | 5.7% | 3,6% | |
| Hematologische maligniteit | Soms | 0,9% | 0,3% | |
Bloed- en lymfestelsel-aandoeningen | Neutropenie | Zeer vaak | 28,0% | 27,1% |
| Trombocytopenie | Zeer vaak | 13,4% | 10,7% | |
| Anemie | Vaak | 6,3% | 2,7% | |
| Lymfopenie | Niet bekend | |||
| Immuunsysteem-aandoeningen | Anafylactische reactie b | Soms | 0,3% | 0,3% |
| Oogaandoeningen | Cataract | Zeer vaak | 36,0% | 13,1% |
| Maagdarmstelsel-aandoeningen | Diarree | Zeer vaak | 56,8% | 8,3% |
| Braken | Vaak | 9,5% | 0,3% | |
Algemene aandoeningen en toedieningsplaats-stoornissen | Vermoeidheid | Zeer vaak | 32,7% | 6,5% |
| Letsels, intoxicaties en verrichtings-complicaties | Infusiegerelateerde reactie | Zeer vaak | 27,4% | 0,6% |
a De term pneumonie is een groepering van de volgende termen: atypische pneumonie, bronchopulmonaire aspergillose, pneumonie door Covid-19, Pneumocystis jiroveci-pneumonie, pneumonie, bacteriële pneumonie, Haemophilus-pneumonie, influenza-pneumonie, Klebsiella-pneumonie, legionella-pneumonie, pneumokokkenpneumonie, pseudomonas-pneumonie, respiratoir syncytieel virus-pneumonie, virale pneumonie, longsepsis, tuberculose.
b Gebaseerd op ervaring na het in de handel brengen zijn anafylactische reacties gemeld, waaronder fatale gevallen.
MedDRA 26.0
Tabel 8: Bijwerkingen gemeld tijdens de inductieperiode bij patiënten met nieuw gediagnosticeerd multipel myeloom, die in aanmerking komen voor transplantatie, behandeld met isatuximab in combinatie met bortezomib, lenalidomide en dexamethason
| Systeem/orgaanklasse Voorkeursterm | Bijwerking | Frequentie | Incidentie (N=330) | |
| Ongeacht welke graad | Graad ≥ 3 | |||
| Infecties en parasitaire aandoeningen | Pneumonie a b | Vaak | 5,5% | 4,8% |
| Systeem/orgaanklasse Voorkeursterm | Bijwerking | Frequentie | Incidentie (N=330) | |
| Ongeacht welke graad | Graad ≥ 3 | |||
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Solide tumoren (andere dan huidkanker) | Soms | 0,3% | 0,3% |
Bloed- en lymfestelselaandoeningen | Neutropenie | Zeer vaak | 16,1% | 16,1% |
| Anemie | Vaak | 3,6% | 3,6% | |
| Trombocytopenie | Vaak | 4,5% | 4,5% | |
| Lymfopenie | Vaak | 3,3% | 3,3% | |
| Immuunsysteemaandoeningen | Anafylactische reactie c | Soms | 0,3% | 0,3% |
| Onderzoeken | Neutrofielentelling verlaagd | Vaak | 7,3% | 7,3% |
| Letsels, intoxicaties en verrichtingscomplicaties | Infusiegerelateerde reactie b | Zeer vaak | 12,7% | 0,9% |
a De term pneumonie is een groepering van de volgende termen: pneumonie, influenza-pneumonie, atypische pneumonie, schimmel-pneumonie.
b Zie “Beschrijving van geselecteerde bijwerkingen”.
c Gebaseerd op ervaring na het in de handel brengen zijn anafylactische reacties gemeld, waaronder fatale gevallen.
Beschrijving van geselecteerde bijwerkingen
Infusiegerelateerde reacties
In de ICARIA-MM-studie werden infusiegerelateerde reacties gemeld bij 58 patiënten (38,2%) die met isatuximab werden behandeld. Alle patiënten die infusiegerelateerde reacties ervoeren, kregen deze tijdens de 1e infusie van isatuximab, waarbij 3 patiënten (2,0%) ook infusiegerelateerde reacties hadden bij hun 2e infusie en 2 patiënten (1,3%) bij hun 4e infusie. Graad 1 infusiegerelateerde reacties werden gemeld bij 3,9%, graad 2 bij 31,6%, graad 3 bij 1,3% en graad 4 bij 1,3% van de patiënten. Alle infusiegerelateerde reacties waren omkeerbaar en verdwenen op dezelfde dag bij 98% van de infusies. Tekenen en symptomen van infusiegerelateerde reacties van graad 3 of 4 waren dyspneu, hypertensie en bronchospasme.
De incidentie van infusieonderbrekingen vanwege infusiegerelateerde reacties was 28,9%. De mediane tijd tot onderbreking van de infusie was 55 minuten.
Stopzettingen van de behandeling wegens infusiegerelateerde reacties werden gemeld bij 2,6% van de patiënten in de Isa-Pd-groep.
In IKEMA zijn infusiegerelateerde reacties gemeld bij 81 patiënten (45,8%) behandeld met Isa-Kd. Infusiegerelateerde reacties van graad 1 zijn gemeld bij 13,6%, graad 2 bij 31,6%, en graad 3 bij 0,6% van de patiënten behandeld met Isa-Kd. Alle infusiegerelateerde reacties waren omkeerbaar en verdwenen nog dezelfde dag bij 73,8% van de gevallen bij Isa-Kd-patiënten en in meer dan 2 dagen bij 2,5% van de gevallen bij Isa-Kd-patiënten. Tekenen en symptomen van infusiegerelateerde reacties van graad 3 waren dyspneu en hypertensie. De incidentie van patiënten met onderbreking van isatuximab-infusie vanwege infusiegerelateerde reacties was 29,9%. De mediane tijd tot onderbreking van isatuximab-infusie was 63 minuten. Isatuximab werd stopgezet bij 0,6% van de patiënten vanwege infusiegerelateerde reacties.
In de IMROZ-studie werden infusiegerelateerde reacties gemeld bij 63 patiënten (24,0%) die met Isa-VRd werden behandeld. Infusiegerelateerde reacties van graad 1 werden gemeld bij 1,9%, graad 2 bij 21,3%, graad 3 bij 0,4% en graad 4 bij 0,4% van de patiënten die werden behandeld met Isa-VRd. De infusiegerelateerde reacties begonnen op de infusiedag bij alle patiënten, meestal tijdens de eerste isatuximab-infusie, en verdwenen dezelfde dag bij 97,3% van de patiënten. Alle infusiegerelateerde reacties verdwenen. Tekenen en symptomen van infusiegerelateerde reacties van graad 3 of 4 omvatten hypertensie, bronchospasme en hypoxie. De incidentie van patiënten met onderbrekingen van de isatuximab-infusie vanwege infusiegerelateerde reacties was 20,9%. De mediane tijd tot onderbreking van isatuximab-infusie was 66 minuten. Isatuximab werd stopgezet bij 0,8% van de patiënten vanwege infusiegerelateerde reacties.
In GMMG-HD7 werden tijdens de inductieperiode infusiegerelateerde reacties gemeld bij 42 patiënten (12,7%) behandeld met Isa-VRd. In de studie werden geen infusiegerelateerde reacties van graad 1 verzameld. Graad 2 infusiegerelateerde reacties werden gemeld bij 11,8%, graad 3 bij 0,6% en graad 4 bij 0,3% van de patiënten behandeld met Isa-VRd. Alle infusiegerelateerde reacties verdwenen. De incidentie van patiënten met onderbrekingen van de isatuximab-infusie vanwege infusiegerelateerde reacties was 7,6%. Isatuximab werd stopgezet bij 0,3% van de patiënten vanwege infusiegerelateerde reacties (zie rubriek 4.2 en 4.4).
Infecties
In de ICARIA-MM-studie was de incidentie van infecties van graad 3 of hoger 42,8%. Pneumonie was de vaakst gemelde ernstige infectie (graad 3 gemeld bij 21,7% van de patiënten in de Isa-Pd-groep, vergeleken met 16,1% in de Pd-groep, en graad 4 bij 3,3% van de patiënten in de Isa-Pd-groep vergeleken met 2,7% in de Pd-groep). Stopzettingen van de behandeling wegens infectie werden gemeld bij 2,6% van de patiënten in de Isa-Pd-groep vergeleken met 5,4% in de Pd-groep. Fatale infecties werden gemeld bij 3,3% van de patiënten in de Isa-Pd-groep en 4,0% in de Pd-groep. In IKEMA was de incidentie van infectie van graad 3 of hoger 38,4%. Pneumonie was de vaakst gemelde ernstige infectie (graad 3 gemeld bij 15,8% van de patiënten in de Isa-Kd-groep ten opzichte van 10,7% in de Kd-groep, en graad 4 bij 3.4% van de patiënten in de Isa-Kd-groep ten opzichte van 2,5% in de Kd-groep. De behandeling werd stopgezet vanwege infectie bij 2,8% van de patiënten in de Isa-Kd-groep ten opzichte van 4,9% in de Kd-groep. Fatale infecties zijn gemeld bij 2,3% van de patiënten in de Isa-Kd-groep en 0,8% in de Kd-groep.
In de IMROZ-studie was de incidentie van infecties van graad 3 of hoger 44,9% in de Isa-VRd-groep en 38,1% in de VRd-groep. Pneumonie was de vaakst gemelde ernstige infectie van graad 3, gemeld bij 25,1% van de patiënten in de Isa-VRd-groep vergeleken met 15,5% in de VRd-groep, graad 4 bij 2,3% van de patiënten in de Isa-VRd-groep vergeleken met 3,9% in de VRd-groep. Graad 5-pneumonie, gebaseerd op de voorkeursterm, kwam voor bij 1,5% van de patiënten in de Isa-VRd-groep vergeleken met 1,1% in de VRd-groep. Stopzettingen van de behandeling wegens infecties werden gemeld bij 8,4% van de patiënten in de Isa-VRd-groep vergeleken met 9,4% in de VRd-groep. Fatale infecties werden gemeld bij 6,5% van de patiënten in de Isa-VRd-groep en 4,4% in de VRd-groep. Tijdens de inductieperiode van GMMG-HD7 was de incidentie van graad 3-infecties of hoger 13% in de Isa-VRd-groep en 10,1% in de VRd-groep. Pneumonie was de vaakst gemelde ernstige infectie met graad ≥3 bij 3,9% van de patiënten in de Isa-VRd-groep vergeleken met 2,1% in de VRd-groep. Stopzettingen van de behandeling wegens infecties werden gemeld bij 0,3% van de patiënten in de Isa-VRd-groep vergeleken met 0,9% in de VRd-groep (zie rubriek 4.4).
In klinische studies bij gerecidiveerd en refractair multipel myeloom werd herpes zoster gerapporteerd in 2,0% van de patiënten. In ICARIA-MM was de incidentie van herpes zoster 4,6% in de Isa-Pd groep vergeleken met 0,7% in de Pd groep en in IKEMA was de incidentie 2,3% in de Isa-Kd groep vergeleken met 1,6% in de Kd groep. In klinische studies bij nieuw gediagnosticeerd multipel myeloom werd bij 3,3% van de patiënten herpes zoster gemeld. In IMROZ was de incidentie van herpes zoster 5,7% in de Isa-VRd-groep in vergelijking met 5,5% in de VRd-groep. Tijdens de inductieperiode van GMMG-HD7, was de incidentie van herpes zoster 0,9% in de Isa-VRd-groep in vergelijking met 0,3% in de VRd-groep.
Hartfalen
In IKEMA is hartfalen (waaronder hartfalen, congestief hartfalen, acuut hartfalen, chronisch hartfalen, linkerventrikelfalen en pulmonaal oedeem) gemeld bij 7.3% van de patiënten in de Isa-Kd-groep (4,0% van graad ≥3) en bij 6,6% van de patiënten in de Kd-groep (4,1% van graad ≥3). Ernstig hartfalen is waargenomen bij 4,0% van de patiënten in de Isa-Kd-groep en bij 3,3% van de patiënten in de Kd-groep. Hartfalen met fatale afloop tijdens de behandeling is gemeld bij 1,1% van de patiënten in de Isa-Kd-groep en is niet gemeld in de Kd-groep (zie de actuele voorschrijfinformatie voor carfilzomib).
Hematologische laboratoriumwaarden
Tabel 9: Afwijkende hematologische laboratoriumwaarden bij patiënten die isatuximab krijgen in combinatie met pomalidomide en dexamethason – ten opzichte van pomalidomide en dexamethason (ICARIA-MM)
| Laboratoriumparameter | isatuximab + pomalidomide + | pomalidomide + dexamethason | ||||
| dexamethason | ||||||
| (N=152) | (N=147) | |||||
| Alle | Graad 3 | Graad 4 | Alle | Graad 3 | Graad 4 | |
| graden | graden | |||||
| Anemie | 99,3% | 31,6% | 0% | 98,6% | 27,9% | 0% |
| Neutropenie | 96,1% | 24,3% | 60,5% | 93,2% | 38,8% | 31,3% |
| Lymfopenie | 92,1% | 42,1% | 12,5% | 93,2% | 35,4% | 8,2% |
| Trombocytopenie | 83,6% | 14,5% | 16,4% | 80,3% | 9,5% | 15,0% |
De noemer die gebruikt wordt voor de berekening van het percentage is het aantal patiënten met ten minste 1 evaluatie van de laboratoriumtest tijdens de gebruikte observatieperiode.
Tabel 10: Afwijkende hematologische laboratoriumwaarden bij patiënten die isatuximab krijgen in combinatie met carfilzomib en dexamethason ten opzichte van carfilzomib en dexamethason (IKEMA)
| Laboratoriumparameter | isatuximab + carfilzomib + | carfilzomib + dexamethason | ||||
| dexamethason | ||||||
| (N=177) | (N=122) | |||||
| Alle | Graad 3 | Graad 4 | Alle | Graad 3 | Graad 4 | |
| graden | graden | |||||
| Anemie | 99,4% | 22,0% | 0% | 99,2% | 19,7% | 0% |
| Neutropenie | 54,8% | 17,5% | 1,7% | 43,4% | 6,6% | 0,8% |
| Lymfopenie | 94,4% | 52,0% | 16,9% | 95,1% | 43,4% | 13,9% |
| Trombocytopenie | 94,4% | 18,6% | 11,3% | 87,7% | 15,6% | 8,2% |
De noemer die gebruikt wordt voor de berekening van het percentage is het aantal patiënten met ten minste 1 evaluatie van de laboratoriumtest tijdens de gebruikte observatieperiode.
Tabel 11: Afwijkende hematologische laboratoriumwaarden bij patiënten die isatuximab krijgen in combinatie met bortezomib, lenalidomide en dexamethason ten opzichte van bortezomib, lenalidomide en dexamethason (IMROZ en TCD13983)
| Laboratorium- | isatuximab + bortezomib + | bortezomib + lenalidomide + | ||||
| parameter | lenalidomide + dexamethason | dexamethason | ||||
| (N=336) | (N=181) | |||||
| Alle | Graad 3 | Graad 4 | Alle | Graad 3 | Graad 4 | |
| graden | graden | |||||
| Anemie | 99,1% | 15,8% | 0% | 97,8% | 16,0% | 0% |
| Lymfopenie | 96,1% | 45,5% | 18,5% | 92,3% | 37,6% | 15.5% |
| Trombocytopenie | 94,6% | 16,7% | 14,6% | 84,5% | 19,3% | 8,3% |
| Neutropenie | 86,9% | 35,4% | 17,3% | 80,1% | 28,2% | 8,8% |
De noemer die gebruikt wordt voor de berekening van het percentage is het aantal patiënten met ten minste 1 evaluatie van de laboratoriumtest tijdens de gebruikte observatieperiode. CTCAE-versie: 4.03.
Tabel 12: Afwijkende hematologische laboratoriumwaarden bij patiënten die isatuximab krijgen in combinatie met bortezomib, lenalidomide en dexamethason ten opzichte van bortezomib, lenalidomide en dexamethason tijdens inductieperiode (GMMG-HD7)
| Laboratoriumparameter | isatuximab + bortezomib + | bortezomib + lenalidomide + | ||||
| lenalidomide + dexamethason | dexamethason | |||||
| (N=330) | (N=328) | |||||
| Alle | Graad 3 | Graad 4 | Alle | Graad 3 | Graad 4 | |
| graden | graden | |||||
| Anemie | 80,0% | 1,6% | 0% | 79,7% | 0,9% | 0% |
| Neutropenie | 30,9% | 3,1% | 2,8% | 22,9% | 2,5% | 1,9% |
| Lymfopenie | 54,4% | 15,6% | 2,2% | 67,4% | 18,7% | 5,1% |
| Trombocytopenie | 21,6% | 0,6% | 0,9% | 20,3% | 0,3% | 0% |
De noemer die gebruikt wordt voor de berekening van het percentage is het aantal patiënten met ten minste 1 evaluatie van de laboratoriumtest tijdens de beschouwde observatieperiode.
Oudere patiënten
Van het totaal aantal patiënten in klinische studies met isatuximab was 42,7% (763 patiënten) jonger dan 65 jaar, 43,2% (772 patiënten) tussen de 65-74 jaar en 14,1% (252 patiënten) 75 jaar of ouder. Er werden verschillen in veiligheid waargenomen tussen oudere en jongere leeftijdsgroepen. TEAE’s van graad ≥3 werden gemeld bij 64,7% van de patiënten jonger dan 65, bij 79,7% van de patiënten tussen de 65-74 jaar en bij 76,6% van de patiënten van 75 jaar of ouder. TEAE's van graad 5 werden gemeld bij 5,6% van de patiënten jonger dan 65, bij 7,5% van de patiënten tussen de 65-74 jaar en bij 12,3% van de patiënten van 75 jaar of ouder. Ernstige TEAE's werden gemeld bij 46,7% van de patiënten jonger dan 65, bij 59,3% van de patiënten tussen de 65-74 jaar en bij 61,1% van de patiënten van 75 jaar of ouder. TEAE's die leidden tot permanente stopzetting van de behandeling werden gemeld bij 6,4% van de patiënten jonger dan 65, bij 14,4% van de patiënten tussen de 65-74 jaar en bij 15,9% van de patiënten van 75 jaar of ouder.
In de IMROZ-studie werden geen TEAE's van graad 5 gemeld bij patiënten jonger dan 65 jaar, wel bij 10,7% van de patiënten tussen de 65 en 74 jaar, en bij 13,2% van de patiënten van 75 jaar of ouder. In de GMMG-HD7-studie werden alleen patiënten tot 70 jaar opgenomen. Tijdens de inductieperiode werden graad ≥3 TEAE's gemeld bij 59,7% van de patiënten jonger dan 65 jaar en bij 77,8% van de patiënten van 65 jaar of ouder. TEAE's die leidden tot permanente stopzetting van de behandeling werden gemeld bij 1,6% van de patiënten jonger dan 65 jaar en 8,3% van de patiënten van 65 jaar of ouder. Graad 5 TEAE's werden gemeld bij 0,8% van de patiënten jonger dan 65 en 2,8% van de patiënten van 65 jaar of ouder.
Immunogeniciteit
In 9 klinische studies (N=1023) naar gerecidiveerd of refractair multipel myeloom (RRMM) met isatuximab als enkelvoudig middel en in combinatiebehandelingen, waaronder ICARIA-MM en IKEMA, was de incidentie van tijdens de behandeling optredende anti-drug antibodies (ADA’s) <2%. Er werd geen effect van ADA’s waargenomen op de farmacokinetiek, veiligheid of werkzaamheid van isatuximab. In 3 klinische studies (N=383) bij nieuw gediagnosticeerd multipel myeloom (NDMM) met isatuximab in combinatiebehandeling met bortezomib, lenalidomide en dexamethason, inclusief IMROZ en GMMG-HD7, varieerde de ADA-incidentie van 9,1% tot 21,6%. In IMROZ en GMMG-HD7 waren respectievelijk 60% (15 van de 25) en 50% (4 van de 8) van de door de behandeling geïnduceerde ADA neutraliserend. In NDMM werd een tendens naar lagere blootstelling waargenomen bij ADA-positieve patiënten. Er werd geen effect van ADA's waargenomen op de werkzaamheid van isatuximab. Er kunnen geen conclusies worden getrokken over de veiligheid vanwege de kleine subgroep ADA-positieve patiënten.
Pediatrische patiënten
In een fase 2-studie met één arm, uitgevoerd bij 67 pediatrische patiënten met recidiverende of refractaire acute lymfoblastische leukemie of acute myeloïde leukemie, allen evalueerbaar voor veiligheid, werd bij 79,1% van de patiënten graad ≥3 TEAE’s gemeld. De vaakst voorkomende graad ≥3 TEAE’s die optraden bij >10% van de patiënten waren febriele neutropenie (41,8%), septische shock (11,9%) en stomatitis (10,4%). De toevoeging van isatuximab aan standaard chemotherapieën wijzigde het verwachte veiligheidsprofiel, dat wordt waargenomen bij standaard chemotherapieën bij deze pediatrische patiënten, niet en was consistent met het veiligheidsprofiel van isatuximab bij volwassenen met multipel myeloom in de ICARIA- en IKEMA-studies (zie rubriek 4.2).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Klachten en symptomen
Er is geen ervaring met overdosering van isatuximab in klinische studies. In klinische studies werd isatuximab intraveneus toegediend in doseringen tot 20 mg/kg.
Behandeling
Er is geen bekend specifiek antidotum voor een overdosering met isatuximab. In geval van een overdosering moeten patiënten gecontroleerd worden op klachten of symptomen van bijwerkingen en moeten onmiddellijk alle gepaste maatregelen worden genomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, monoklonale antilichamen en antilichaam-geneesmiddelconjugaten, ATC-code: L01FC02.
Werkingsmechanisme
Isatuximab is een monoklonaal antilichaam afgeleid van IgG1 dat bindt aan een specifiek extracellulair epitoop van de CD38-receptor. CD38 is een transmembraanglycoproteïne dat in hoge mate tot expressie komt op multipel myeloom-cellen.
In vitro is isatuximab werkzaam via IgG Fc-afhankelijke mechanismen, waaronder: antilichaamafhankelijke celgemedieerde cytotoxiciteit (antibody dependent cell mediated cytotoxicity, ADCC), antilichaamafhankelijke cellulaire fagocytose (antibody dependent cellular phagocytosis, ADCP) en complementafhankelijke cytotoxiciteit (complement dependent cytotoxicity, CDC). Isatuximab kan bovendien de celdood van tumorcellen activeren door apoptose te induceren via een Fc-onafhankelijk mechanisme.
In vitro blokkeert isatuximab de enzymatische activiteit van CD38, dat de synthese en hydrolyse van cyclisch ADP-ribose (cADPR), een calcium-mobiliserend middel, katalyseert. Isatuximab remt de cADPR-productie van extracellulair nicotinamide-adenine-dinucleotide (NAD) in multipel myeloom-cellen.
In vitro kan isatuximab NK-cellen activeren in afwezigheid van CD38-positieve doeltumorcellen. In vivo werd een daling in absolute aantallen van totaal CD16+ en CD56+ NK-cellen, CD19+ B-cellen, CD4+ T-cellen en TREG. (CD3+, CD4+, CD25+, CD127-) waargenomen in perifeer bloed van patiënten die werden behandeld met isatuximab als monotherapie.
Bij patiënten met multipel myeloom induceerde isatuximab monotherapie klonale expansie van het T-celreceptor-repertoire, hetgeen duidt op een adaptieve immuunrespons.
De combinatie van isatuximab en pomalidomide versterkt in vitro de cellyse van CD38-positieve multipel myeloom-cellen door middel van effectorcellen (ADCC) en door middel van directe doding van tumorcellen in vergelijking met isatuximab alleen. In vivo experimenten bij dieren met een xenograftmodel bij muizen afgeleid van humaan multipel myeloom toonden aan dat de combinatie van isatuximab en pomalidomide resulteert in verhoogde anti-tumoractiviteit in vergelijking met de activiteit van isatuximab of pomalidomide alleen.
Klinische werkzaamheid en veiligheid
Gerecidiveerd en/of refractair multipel myeloom
ICARIA-MM (EFC14335)
De werkzaamheid en veiligheid van isatuximab in combinatie met pomalidomide en dexamethason werden geëvalueerd in ICARIA-MM (EFC14335), een multicenter, multinationale, gerandomiseerde, open-label, fase III-studie met 2 armen bij patiënten met gerecidiveerd en/of refractair multipel myeloom. Patiënten hadden ten minste twee eerdere behandelingen gekregen, waaronder lenalidomide en een proteasoomremmer met ziekteprogressie op of binnen 60 dagen na het einde van de vorige behandeling. Patiënten met primaire refractaire ziekte werden uitgesloten.
In totaal werden 307 patiënten in een verhouding van 1:1 gerandomiseerd om ofwel isatuximab in combinatie met pomalidomide en dexamethason (Isa-Pd, 154 patiënten) ofwel pomalidomide en dexamethason (Pd, 153 patiënten) te ontvangen. De behandeling werd in beide groepen toegediend in cycli van 28 dagen tot aan ziekteprogressie of onaanvaardbare toxiciteit. Isatuximab 10 mg/kg werd wekelijks toegediend als IV-infusie tijdens de eerste cyclus en daarna eenmaal per twee weken. Pomalidomide 4 mg werd vanaf dag 1 tot dag 21 van elke 28 dagen durende cyclus eenmaal daags oraal ingenomen. Dexamethason (oraal/intraveneus) van 40 mg (20 mg voor patiënten ≥75 jaar) werd gegeven op dag 1, 8, 15 en 22 van elke 28 dagen durende cyclus.
Over het algemeen waren demografische en ziektekenmerken bij baseline vergelijkbaar tussen de twee behandelgroepen, met enkele kleine afwijkingen. De mediane leeftijd van de patiënten was 67 jaar (bereik 36-86 jaar), 19,9% van de patiënten was ≥75 jaar. De ECOG PS (Eastern Cooperative Oncology Group performancestatus) was 0 bij 35,7% van de patiënten in de isatuximabgroep en 45,1% in de controlegroep, 1 bij 53,9% in de isatuximab-groep en 44,4% in de controlegroep, en 2 bij 10,4% in de isatuximabgroep en 10,5% in de controlegroep. 10,4% van de patiënten in de isatuximabgroep ten opzichte van 10,5% in de controlegroep begon het onderzoek met een voorgeschiedenis van COPD of astma en 38,6% versus 33,3% van de patiënten met verminderde nierfunctie (creatinineklaring <60 ml/min/1,73 m²) werd opgenomen in respectievelijk de isatuximabgroep versus de controlegroep. Het ISS (International Staging System)-stadium bij start van de studie was I bij 37,5% (41,6% in de isatuximabgroep en 33,3% in de controlegroep), II bij 35,5% (34,4% in de isatuximabgroep en 36,6% in de controlegroep) en III bij 25,1% (22,1% in de isatuximabgroep en 28,1% in de controlegroep) van de patiënten. In totaal had 19,5% van de patiënten (15,6% in de isatuximabgroep en 23,5% in de controlegroep) hoog-risico chromosomale afwijkingen bij start van de studie: del(17p), t(4;14) en t(14;16) waren aanwezig bij respectievelijk 12,1% (9,1% in de isatuximabgroep en 15,0% in de controlegroep), 8,5% (7,8% in de isatuximabgroep en 9,2% in de controlegroep) en 1,6% (0,6% in de isatuximab-groep en 2,6% in de controlegroep) van de patiënten.
Het mediane aantal voorgaande behandelingslijnen was 3 (bereik 2–11). Alle patiënten kregen eerder een proteasoomremmer, alle patiënten kregen eerder lenalidomide en 56,4% van de patiënten kreeg eerder een stamceltransplantatie. De meerderheid van de patiënten (92,5%) was refractair voor lenalidomide, 75,9% voor een proteasoomremmer, 72,6% voor zowel een immunomodulerend middel als voor een proteasoomremmer en 59% van de patiënten was refractair voor lenalidomide bij de laatste behandellijn.
De mediane duur van de behandeling was 41,0 weken voor de Isa-Pd-groep versus 24,0 weken voor de Pd-groep.
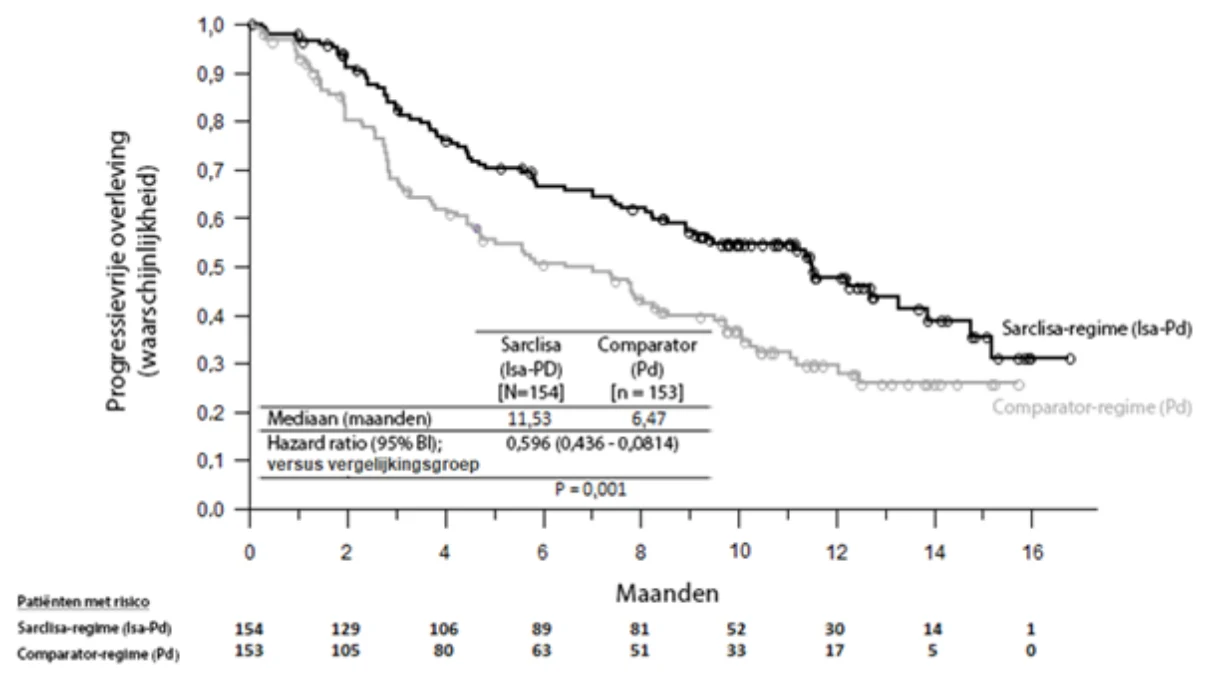
Progressievrije overleving (progression free survival, PFS) was het primaire werkzaamheidseindpunt van ICARIA-MM. De verbetering in PFS vertaalde zich in een vermindering van 40,4% in het risico op ziekteprogressie of overlijden bij patiënten die werden behandeld met Isa-Pd.
Werkzaamheidsgegevens worden weergegeven in tabel 13 en Kaplan-Meier-curves voor PFS en algehele overleving (overall survival, OS) worden getoond in figuur 1 en 2:
Tabel 13: Werkzaamheid van isatuximab in combinatie met pomalidomide en dexamethason versus pomalidomide en dexamethason bij de behandeling van multipel myeloom (intent-to-treat-analyse)
| Eindpunt | isatuximab + pomalidomide + dexamethason N=154 | pomalidomide + dexamethason N=153 |
| Progressievrije overlevinga b | ||
| Mediaan (maanden) [95%-BI] | 11,53 [8,936–13,897] | 6,47 [4,468–8,279] |
| Hazardratioc [95%-BI] | 0,596 [0,436–0,814] | |
| p-waarde (gestratificeerde log-ranktest)c | 0,0010 | |
Totaal responspercentaged Responders (sCR+CR+VGPR+PR) n(%) [95%-BI]e | 93 (60,4) [0,5220–0,6817] | 54 (35,3) [0,2775–0,4342] |
| Odds ratio versus vergelijkend middel [exact 95%-BI] | 2,795 [1,715–4,562] | |
| p-waarde (gestratificeerde Cochran-Mantel-Haenszel-test)c | <0,0001 | |
| Stringente complete respons (sCR) + complete respons (CR) n(%) | 7 (4,5) | 3 (2,0) |
| Zeer goede partiële respons (VGPR) n(%) | 42 (27,3) | 10 (6,5) |
| Partiële respons (PR) n(%) | 44 (28,6) | 41 (26,8) |
| VGPR of beter n (%) [95%-BI]e | 49 (31,8) [0,2455–0,3980] | 13 (8,5) [0,0460–0,1409] |
| Odds ratio versus vergelijkend middel [exact 95%-BI] | 5,026 [2,514–10,586] | |
| p-waarde (gestratificeerde Cochran-Mantel-Haenszel-test)c | <0,0001 | |
| Duur van de responsf * Mediaan in maanden [95%-BI]g | 13,27 [10,612–NR] | 11,07 [8,542–NR] |
a PFS-resultaten werden beoordeeld door een onafhankelijke commissie (IRC) op basis van centrale laboratoriumdata voor M-proteïne en centrale beoordeling van radiologische beeldvormend onderzoek volgens de criteria van de International Myeloma Working Group (IMWG).
b Patiënten zonder progressieve ziekte of overlijden voor de cut-off datum van analyse of de datum van initiatie van verdere anti-myeloombehandeling werden weggelaten per de datum van de laatste geldige ziektebeoordeling waarbij geen progressie werd vastgesteld, uitgevoerd vóór een initiatie van een verdere anti-myeloombehandeling (indien van toepassing) of de cut-off datum voor analyse, afhankelijk welke het eerste kwam.
c Gestratificeerd naar leeftijd (<75 jaar versus ≥75 jaar) en aantal eerdere behandelingslijnen (2 of 3 versus >3) volgens IRT.
d sCR, CR, VGPR en PR werden door de IRC geëvalueerd aan de hand van de IMWG-responscriteria. e Geschat met behulp van de Clopper-Pearson-methode.
f De duur van de respons werd bepaald voor patiënten die een respons bereikten van ≥PR (93 patiënten in de isatuximabgroep en 54 patiënten in de controlegroep). Kaplan-Meier-schattingen van duur van respons. g CI voor Kaplan-Meier-schattingen wordt berekend met log/log-transformatie van overlevingsfunctie en de methoden van Brookmeyer en Crowley.
*Data cut-off datum 11-okt-2018. Mediane follow-uptijd = 11,60 maanden. Hazardratio (HR)<1 duidt op voordeel voor de Isa-Pd-groep.
NR: not reached [niet bereikt]
Bij patiënten met hoog-risico cytogenetica (beoordeling door een centraal laboratorium) was de mediane PFS 7,49 (95%-BI: 2,628 tot niet te berekenen) in de Isa-Pd-groep en 3,745 (95%-BI: 2,793 tot 7,885) in de Pd-groep (HR = 0,655; 95%-BI: 0,334 tot 1,283). PFS-verbeteringen in de Isa-Pd-groep werden ook waargenomen bij patiënten ≥75 jaar (HR = 0,479; 95%-BI: 0,242 tot 0,946), met ISS-stadium III bij opname in de studie (HR = 0,635; 95%-BI: 0,363 tot 1,110), met creatinineklaring bij baseline <60 ml/min/1,73 m² (HR = 0,502; 95%-BI: 0,297 tot 0,847), met >3 eerdere behandellijnen (HR = 0,590; 95%-BI: 0,356 tot 0,977), bij patiënten refractair voor eerdere behandeling met lenalidomide (HR = 0,593; 95%-BI: 0,431 tot 0,816) of proteasoomremmer (HR = 0,578; 95%-BI: 0,405 tot 0,824) en bij die patiënten die refractair waren voor lenalidomide bij de laatste behandellijn voorafgaand aan opname in de studie (HR = 0,601; 95%-BI: 0,436 tot 0,828). Er zijn onvoldoende gegevens beschikbaar om een conclusie te trekken betreffende de werkzaamheid van Isa-Pd bij patiënten die voorheen werden behandeld met daratumumab (1 patiënt in de isatuximabgroep en geen patiënten in de controlegroep).
De mediane tijd tot eerste respons bij responders was 35 dagen in de Isa-Pd-groep versus 58 dagen in de Pd-groep. Bij een mediane follow-upduur van 52,44 maanden bedroeg de uiteindelijke mediane algehele overleving (overall survival, OS) 24,57 maanden in de Isa-Pd-groep en 17,71 maanden in de Pd-groep (HR = 0,776; 95%-BI: 0,594 tot 1,015).
Figuur 1: Kaplan-Meier-curves van PFS – ITT-populatie – ICARIA-MM (beoordeling door de IRC)
 Figuur 2: Kaplan-Meier-curves van OS – ITT-populatie – ICARIA-MM
Cut-off datum = 7 februari 2023
In de ICARIA-MM (EFC14335)-studie werd voor de infusie met isatuximab een volume gebruikt op basis van gewicht. De infusiemethode met vast volume zoals beschreven in rubriek 4.2 werd beoordeeld in studie TCD14079 Deel B en farmacokinetische simulaties bevestigden minimale verschillen tussen de farmacokinetiek na injectie van een volume op basis van het gewicht van de patiënt en een vast volume van 250 ml (zie rubriek 5.2). In studie TCD14079 Deel B kwamen geen nieuwe veiligheidssignalen of verschillen in werkzaamheid en veiligheid naar voren in vergelijking met ICARIA-MM.
IKEMA (EFC15246)
De werkzaamheid en veiligheid van isatuximab in combinatie met carfilzomib en dexamethason werden geëvalueerd in IKEMA (EFC15246), een multicenter, multinationale, gerandomiseerde, open-label-, fase III-studie met 2 groepen bij patiënten met gerecidiveerd en/of refractair multipel myeloom. Patiënten hadden een tot drie eerdere behandelingen gekregen. Patiënten met primaire refractaire ziekte, die eerder waren behandeld met carfilzomib, of die refractair waren voor eerdere behandeling met een anti-CD38 monoklonaal antilichaam, werden uitgesloten.
In totaal werden 302 patiënten in een verhouding van 3:2 gerandomiseerd naar ofwel isatuximab in combinatie met carfilzomib en dexamethason (Isa-Kd, 179 patiënten) ofwel carfilzomib en dexamethason (Kd, 123 patiënten). De behandeling werd in beide groepen toegediend in cycli van 28 dagen tot aan ziekteprogressie of onaanvaardbare toxiciteit. Isatuximab 10 mg/kg werd wekelijks toegediend als i.v. infusie tijdens de eerste cyclus en daarna eenmaal per twee weken. Carfilzomib werd als een i.v. infusie toegediend met een dosis van 20 mg/m² op dag 1 en 2; 56 mg/m² op dag 8, 9, 15 en 16 van cyclus 1; en met de dosis van 56 mg/m² op dag 1, 2, 8, 9, 15 en 16 van elke 28-daagse cyclus voor de volgende cycli. Dexamethason 20 mg (i.v. op de dagen met infusie van isatuximab en/of carfilzomib, en p.o. op de andere dagen) werd gegeven op dag 1, 2, 8, 9, 15, 16, 22 en 23 voor elke 28-daagse cyclus.
Over het algemeen waren de demografische en ziektekenmerken bij baseline vergelijkbaar tussen de twee behandelgroepen. De mediane leeftijd van de patiënten was 64 jaar (bereik 33-90), 8.9% van de patiënten waren ≥75 jaar. ECOG PS was 0 bij 53,1% van de patiënten in de Isa-Kd-groep en 59,3% in de Kd-groep, 1 bij 40,8% in de Isa-Kd-groep en 36,6% in de Kd-groep, en 2 bij 5,6% in de Isa-Kd-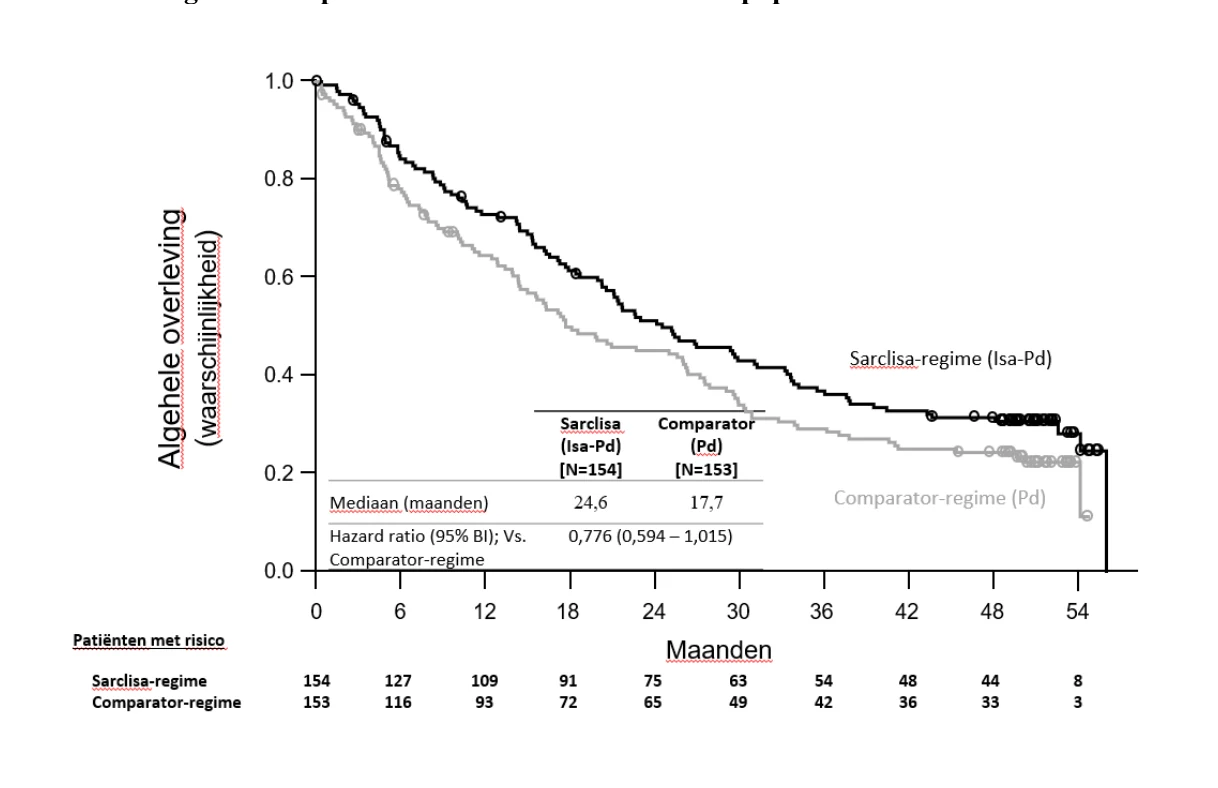 groep en 4,1% in de Kd-groep, en 3 bij 0,6% in de Isa-Kd-groep en 0% in de Kd-groep. Het percentage patiënten met een nierfunctiestoornis (eGFR <60 ml/min/1,73 m2) was 24,0% in de Isa-Kd-groep t.o.v. 14,6% in de Kd-groep. Het stadium per International Staging System (ISS) was bij inclusie in de studie I bij 53,0%, II bij 31,1%, en III bij 15,2% van de patiënten. Het stadium per Revised-ISS (R-ISS) was bij inclusie in de studie I bij 25,8%, II bij 59,6%, en III bij 7,9% van de patiënten. In totaal had 24,2% van de patiënten hoog-risico chromosomale afwijkingen bij inclusie in de studie; del(17p), t(4;14), t(14;16) waren aanwezig bij respectievelijk 11,3%, 13,9% en 2,0% van de patiënten. Daarnaast was gain(1q21) aanwezig bij 42,1% van de patiënten.
Het mediane aantal eerdere behandelingslijnen was 2 (bereik 1-4) en 44,4% van de patiënten had 1 eerdere behandelingslijn gekregen. In totaal kreeg 89,7% van de patiënten eerder proteasoomremmers, 78,1% kreeg eerder immunomodulatoren (waaronder 43,4% die eerder lenalidomide kreeg), en 61,3% kreeg eerder stamceltransplantatie. In totaal was 33,1% van de patiënten refractair voor eerdere proteasoomremmers, 45,0% was refractair voor eerdere immunomodulatoren (waaronder 32,8% refractair voor lenalidomide), en 20,5% was refractair voor zowel een proteasoomremmer als een immunomodulator.
De mediane duur van de behandeling was 80,0 weken voor de Isa-Kd-groep ten opzichte van 61,4 weken voor de Kd-groep.
Progressievrije overleving (PFS) was het primaire werkzaamheidseindpunt van IKEMA. Met een mediane follow-uptijd van 20,73 maanden toonde de primaire analyse van PFS een statistisch significante verbetering in PFS vertegenwoordigd door een daling van 46,9% in het risico op ziekteprogressie of overlijden bij patiënten behandeld met Isa-Kd ten opzichte van patiënten behandeld met Kd.
Werkzaamheidsresultaten staan weergegeven in tabel 14 en Kaplan-Meier-curves voor PFS en OS staan in figuur 3 en 4:
Tabel 14: Werkzaamheid van isatuximab in combinatie met carfilzomib en dexamethason t.o.v. carfilzomib en dexamethason bij de behandeling van multipel myeloom (intent-to-treat-analyse)
| Eindpunt | isatuximab + carfilzomib + dexamethason N = 179 | carfilzomib + dexamethason N = 123 |
Progressievrije overlevinga Mediaan (maanden) [95%-BI] Hazardratiob [99%-BI] p-waarde (gestratificeerde log-ranktoets)b | NR [NR -NR] | 19,15 [15,77-NR] |
0,531 [0,318-0,889] 0,0013 | ||
Totaal responspercentagec Responders (sCR+CR+VGPR+PR) [95%-BI]d p-waarde (gestratificeerde Cochran-Mantel-Haenszel)b Complete respons (CR) Zeer goede partiële respons (VGPR) Partiële respons (PR) | 86,6% [0,8071-0,9122] 82,9% [0,7509-0,8911] 0,3859 39,7% 33,0% 14,0% 27,6% 28,5% 26,8% | |
| VGPR of beter (sCR+CR+VGPR) [95%-BI]d | ||
72,6%
[0,6547-0,7901]
56,1% [0,4687 -0,6503]
0,0021
| Eindpunt | isatuximab + carfilzomib + dexamethason N = 179 | carfilzomib + dexamethason N = 123 |
p-waarde (gestratificeerde Cochran-Mantel-Haenszel)b e CRf [95%-BI]d | 39,7% [0,3244-0,4723] | 27,6% [0,1996 tot 0,3643] |
Negatief percentage minimale residuele ziekteg [95%-BI]d p-waarde (gestratificeerde Cochran-Mantel-Haenszel)b e | 29,6% [0,2303-0,3688] 13,0% [0,0762-0,2026] 0,0008 | |
Duur van responsh *(PR of beter) Mediaan in maanden [95%-BI]i Hazardratiob [95%-BI] | NR [NR-NR] NR [14,752-NR] 0,425 [0,269-0,672] | |
a PFS-resultaten werden beoordeeld door een onafhankelijke responscommissie op basis van centrale laboratoriumgegevens voor M-proteïne en centrale beoordeling van radiologisch beeldvormend onderzoek volgens de criteria van de International Myeloma Working Group (IMWG).
b Gestratificeerd naar aantal eerdere behandelingslijnen (1 t.o.v. >1) en R-ISS (I of II t.o.v. III t.o.v. niet geclassificeerd) volgens IRT.
c sCR, CR, VGPR en PR werden door de IRC geëvalueerd aan de hand van de IMWG-responscriteria. d Geschat met behulp van de Clopper-Pearson-methode.
e Nominale p-waarde.
f CR moet getest worden in de eindanalyse.
g Gebaseerd op een gevoeligheidsniveau van 10-5 via NGS in ITT-populatie.
h Gebaseerd op responders in de ITT-populatie, Kaplan-Meier-schattingen van duur van respons. i BI voor Kaplan-Meier-schattingen wordt berekend met log/log-transformatie van overlevingsfunctie en de methoden van Brookmeyer en Crowley.
*Data cut-off datum 7 februari 2020. Mediane follow-uptijd = 20,73 maanden. Hazardratio (HR) <1 duidt op voordeel voor de Isa-Kd-groep.
NR: not reached [niet bereikt].
Er zijn verbeteringen in PFS waargenomen in de Isa-Kd-groep bij patiënten met hoog-risico cytogenetica (beoordeling centraal laboratorium, HR = 0,724; 95%-BI: 0,361 tot 1,451), met gain(1q21) chromosomale afwijking (HR=0,569; 95%-BI: 0,330 tot 0,981), ≥ 65 jaar (HR = 0,429; 95%-BI: 0,248 tot 0,742), met baseline eGFR (MDRD) < 60 ml/min/1,73 m² (HR = 0,273; 95%-BI: 0,113 tot 0,660), met >1 eerdere behandelingslijn (HR = 0,479; 95%-BI: 0,294 tot 0,778), met ISS-stadium III bij inclusie in de studie (HR = 0,650; 95%-BI: 0,295 tot 1,434), en bij patiënten die refractair zijn voor eerdere behandeling met lenalidomide (HR = 0,598; 95%-BI: 0,339 tot 1,055). In de gevoeligheidsanalyse zonder censuur voor verdere myeloombehandeling is de mediane PFS niet bereikt (NR) in de Isa-Kd-groep t.o.v. 19,0 maanden (95%-BI: 15,38 tot NR) in de Kd-groep (HR = 0,572; 99%-BI: 0,354 tot 0,925, p = 0,0025).
Er zijn onvoldoende gegevens om een conclusie te vormen over de werkzaamheid van Isa-Kd bij patiënten die eerder behandeld zijn met daratumumab (1 patiënt in de isatuximabgroep en geen patiënten in de controlegroep).
De mediane tijd tot eerste respons was 1,08 maanden in de Isa-Kd-groep en 1,12 maanden in de Kd-groep. De mediane tijd tot de volgende anti-myeloombehandeling was 43,99 maanden in de Isa-Kd-groep en 25,00 maanden in de Kd-groep (HR = 0,583; 95%-BI: 0,429 tot 0,792).
Figuur 3: Kaplan-Meier-curves van PFS – ITT-populatie – IKEMA (beoordeling door de IRC)
Cut-off datum = 07 februari 2020.
Figuur 4: Kaplan-Meier curves van OS – ITT-populatie – IKEMA
Cut-off datum = 7 februari 2023.
Onder patiënten met eGFR (MDRD) <50 ml/min/1,73 m2 bij baseline is complete renale respons (≥60 ml/min/1,73 m2 bij ≥1 postbaselinebeoordeling) waargenomen voor 52,0% (13/25) van de patiënten in de Isa-Kd-groep en 30,8% (4/13) in de Kd-groep. Aangehouden complete renale respons (≥60 dagen) trad op bij 32,0% (8/25) van de patiënten in de Isa-Kd-groep en bij 7,7% (1/13) in de Kd-groep. Bij de 4 patiënten in de Isa-Kd-groep en de 3 patiënten in de Kd-groep met een ernstige nierfunctiestoornis bij baseline (eGFR (MDRD) >15 tot <30 ml/min/1,73 m2) is minimale renale respons (≥30 tot <60 ml/min/1,73 m2 bij ≥1 postbaselinebeoordeling) waargenomen voor 100% van de patiënten in de Isa-Kd-groep en 33,3% van de patiënten in de Kd-groep.
Bij een mediane follow-uptijd van 43,96 maanden toonde de uiteindelijke PFS-analyse een mediane PFS van 35,65 maanden voor de Isa-Kd-groep vergeleken met 19,15 maanden voor de Kd-groep, met een hazardratio van 0,576 (95,4%-BI: 0,418 tot 0,792). De uiteindelijke complete respons, bepaald met een gevalideerde isatuximab-specifieke IFE-test (Sebia Hydrashift) (zie rubriek 4.5), was 44,1% in de Isa-Kd-groep vergeleken met 28,5% in de Kd-groep, met een odds ratio van 2,094 (95%-BI: 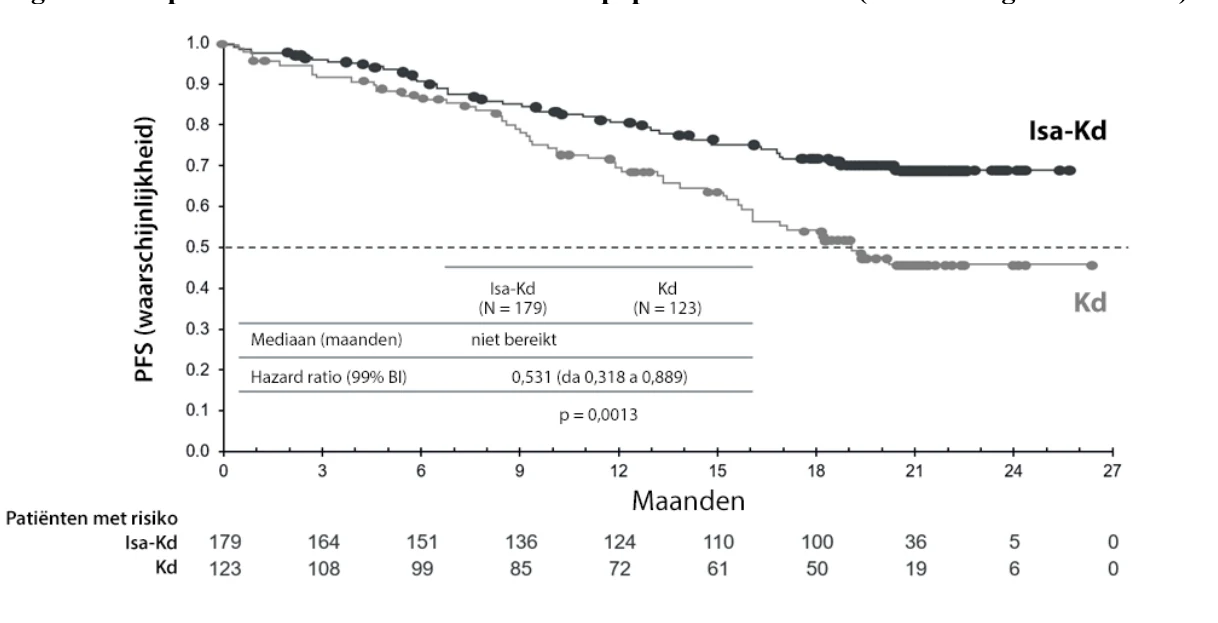
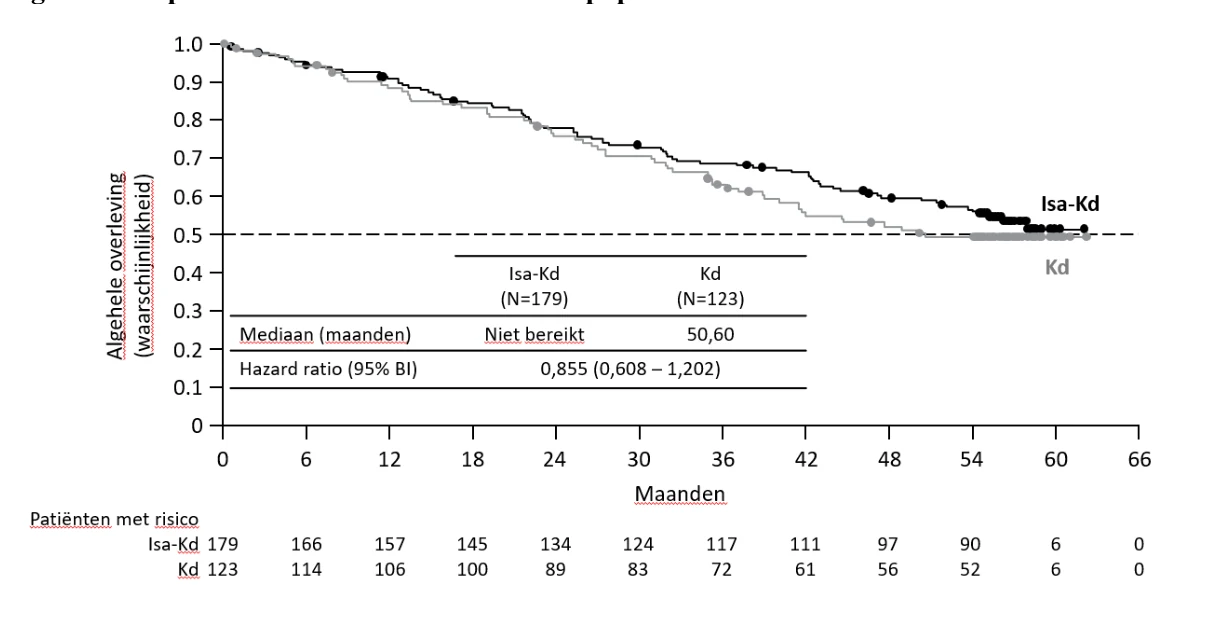 1,259 tot 3,482, beschrijvende p = 0,0021). Bij 26,3% van de patiënten in de Isa-Kd-groep werden zowel MRD-negativiteit als CR waargenomen vergeleken met 12,2% in de Kd-groep, met een odds ratio van 2,571 (95%-BI: 1,354 tot 4,882, beschrijvende p = 0,0015).
Bij een mediane follow-uptijd van 56,61 maanden werd de mediane algehele overleving (OS) niet bereikt in de Isa-Kd-groep (95%-BI: 52,172 tot niet bereikt) en was 50,60 maanden in de Kd-groep (95%-BI: 38,932 tot niet bereikt) (HR = 0,855; 95%-BI: 0,608 tot 1,202).
Nieuw gediagnosticeerd multipel myeloom
IMROZ (EFC12522)
De werkzaamheid en veiligheid van isatuximab in combinatie met bortezomib, lenalidomide en dexamethason werden geëvalueerd in IMROZ (EFC12522), een multicenter, internationale, gerandomiseerde, open-label, fase III-studie met 2 groepen bij patiënten met nieuw gediagnosticeerd multipel myeloom (NDMM) die niet in aanmerking komen voor stamcel-transplantatie. Patiënten ouder dan 80 jaar werden uitgesloten, evenals patiënten met comorbiditeiten die transplantatieprocedures bij patiënten met NDMM niet toelaten, gebaseerd op de medische beoordeling van de arts (bijv. long- of coronaire hartziekte).
In totaal werden 446 patiënten in een verhouding van 3:2 gerandomiseerd om ofwel isatuximab in combinatie met bortezomib, lenalidomide en dexamethason (Isa-VRd, 265 patiënten) ofwel bortezomib, lenalidomide en dexamethason (VRd, 181 patiënten) te krijgen; in beide groepen toegediend gedurende 4 cycli van 42 dagen voor de inductieperiode. Na afloop van cyclus 4 gingen de patiënten over op de continue behandelingsperiode vanaf cyclus 5: 28-daagse cycli toegediend tot ziekteprogressie of onaanvaardbare toxiciteit. Tijdens de continue behandelingsperiode kregen de patiënten van de Isa-VRd-groep isatuximab in combinatie met lenalidomide en dexamethason (Isa-Rd), en de patiënten van de VRd-groep lenalidomide en dexamethason (Rd).
Tijdens de inductieperiode (cyclus 1 tot 4, 42-daagse cycli) werd isatuximab 10 mg/kg toegediend als een i.v.-infusie op dag 1, 8, 15, 22 en 29 in de eerste cyclus, en op dag 1, 15 en 29 in cyclus 2 tot 4. Bortezomib werd subcutaan toegediend in een dosis van 1,3 mg/m² op dagen 1, 4, 8, 11, 22, 25, 29 en 32 van elke cyclus. Lenalidomide werd oraal toegediend in een dosis van 25 mg/dag van dag 1 tot 14 en van dag 22 tot 35 van elke cyclus. Dexamethason (i.v. op de dagen met infusie van isatuximab en oraal op de andere dagen) 20 mg/dag werd gegeven op dag 1, 2, 4, 5, 8, 9, 11, 12, 15, 22, 23, 25, 26, 29, 30, 32 en 33 van elke cyclus, en toegediend op dagen 1, 4, 8, 11, 15, 22, 25, 29 en 32 van elke cyclus voor patiënten ≥75 jaar.
Tijdens de continue behandelingsperiode (vanaf cyclus 5, 28-daagse cycli) werd isatuximab 10 mg/kg toegediend als i.v.-infusie op dag 1 en 15 van cyclus 5 tot 17, en op dag 1 van cyclus 18. Lenalidomide werd oraal toegediend in een dosis van 25 mg/dag van dag 1 tot 21 van elke cyclus. Dexamethason (i.v. op de dagen met infusie van isatuximab en oraal op de andere dagen) 20 mg/dag werd toegediend op dag 1, 8, 15 en 22 van elke cyclus.
Over het algemeen waren de demografische en ziektekenmerken bij de baseline vergelijkbaar tussen de twee behandelingsgroepen. De mediane leeftijd van de patiënten was 72 jaar (bereik 60-80 jaar), 26% van de patiënten was ≥75 jaar. ECOG PS was 0 bij 46,4% van de patiënten in de Isa-VRd-groep en 43,6% in de VRd-groep, 1 bij 42,3% in de Isa-VRd-groep en 45,9% in de VRd-groep, 2 bij 10,9% in de Isa-VRd-groep en 10,5% in de VRd-groep en 3 bij 0,4% in de Isa-VRd-groep en 0% in de VRd-groep. Het percentage patiënten met een nierfunctiestoornis (eGFR < 60 ml/min/1,73 m2) was 24,9% in de Isa-VRd-groep t.o.v. 34,3% in de VRd-groep. Het stadium per het Revised International Staging System (R-ISS) bij inclusie in de studie was I bij 24,9%, II bij 61,5% en III bij 10,2% van de patiënten. In totaal had 15,1% van de patiënten bij inclusie in de studie chromosomale afwijkingen met een hoog risico: del(17p), t(4;14) en t(14;16) waren aanwezig bij respectievelijk 5,7%, 7,9% en 1,9% van de patiënten. Daarnaast was 1q21+ aanwezig bij 35,8% van de patiënten.
De mediane duur van de behandeling was 53,2 maanden voor de Isa-VRd-groep in vergelijking met 31,3 maanden voor de VRd-groep.
Progressievrije overleving (PFS) was het primaire werkzaamheidseindpunt van IMROZ. Met een mediane follow-upduur van 59,73 maanden toonde de vooraf geplande tweede interimanalyse van PFS een statistisch significante verbetering in PFS, namelijk een daling van 40,4% in het risico op ziekteprogressie of overlijden bij patiënten behandeld met Isa-VRd in vergelijking met patiënten behandeld met VRd.
Werkzaamheidsresultaten staan weergegeven in tabel 15 en Kaplan-Meier-curves voor PFS staan in figuur 5:
Tabel 15*: Werkzaamheid van isatuximab in combinatie met bortezomib, lenalidomide en dexamethason versus bortezomib, lenalidomide en dexamethason bij de behandeling van nieuw gediagnosticeerd multipel myeloom bij patiënten die niet in aanmerking komen voor transplantatie (intent-to-treat-analyse)
| Eindpunt | isatuximab + bortezomib + lenalidomide + dexamethason N = 265 | bortezomib + lenalidomide + dexamethason N = 181 |
Progressievrije overlevinga Mediaan (maanden) [95%-BI] Hazardratiob [98,5%-BI] p-waarde (gestratificeerde log-ranktest)b | NR [NR-NR] 54,34 [45,21-NR] 0,596 [0,406-0,876] 0,0009 | |
Complete respons of beter (sCR en CR) [95%-BI]c p-waarde (gestratificeerde log-ranktest)b | 74,7% [0,6904-0,7984] 64,1% [0,5664-0,7107] 0,0160 | |
Minimale residuele ziektenegativiteitd en CR [95%-BI]c p-waarde (gestratificeerde Cochran-Mantel-Haenszel-test)b | 55,5% [0,4927-0,6155] 40,9% [0,3365-0,4842] 0,0026 | |
Totaal responspercentagee Responders (sCR+CR+VGPR+PR) [95%-BI]c | 91,3% [0,8726-0,9442] | 92,3% [0,8736-0,9571] |
Stringente complete respons (sCR) Complete respons (CR) Zeer goede partiële respons (VGPR) Partiële respons (PR) | 10,9% 63,8% 14,3% 2,3% | 5,5% 58,6% 18,8% 9,4% |
a PFS-resultaten werden beoordeeld door een onafhankelijke responscommissie (IRC) op basis van centrale laboratoriumgegevens voor M-proteïne en centrale beoordeling van radiologisch beeldvormend onderzoek volgens de criteria van de International Myeloma Working Group (IMWG).
b Gestratificeerd naar leeftijd (<70 jaar versus ≥70 jaar) en het stadium van het Revised International Staging System (R-ISS) (I of II t.o.v. III of niet geclassificeerd) volgens IRT.
c Geschat met behulp van de Clopper-Pearson-methode.
d Gebaseerd op een gevoeligheidsniveau van 10-5 via NGS in ITT-populatie.
e sCR, CR, VGPR en PR werden door de IRC geëvalueerd aan de hand van de IMWG-responscriteria. Resultaten dienen als beschrijvend te worden geïnterpreteerd.
* Cut-off-datum 26 september 2023. Mediane follow-upduur = 59,73 maanden. NR: niet bereikt
De verbetering van de PFS in de Isa-VRd-groep werd bevestigd door de gevoeligheidsanalyses en werd waargenomen in de meeste subgroepen van patiënten, waaronder patiënten met de chromosoomafwijking 1q21+ (HR = 0,407; 95%-BI: 0,253 tot 0,653), ≥70 jaar (HR = 0,671; 95%-BI: 0,463 tot 0,972), met baseline-eGFR (MDRD) <60 ml/min/1,73 m² (HR = 0,63; 95%-BI: 0,371 tot 1,068), en met ECOG PS >1 (HR = 0,606; 95%-BI: 0,246 tot 1,493).
MRD-negativiteit via NGS (gevoeligheidsdrempel van 10-5) werd bereikt bij 58,1% van de patiënten in de Isa-VRd-groep, met een mediane tijd tot eerste NGS-MRD-negativiteit van 196,5 dagen (bereik: 87-1834). In de VRd-groep werd MRD-negativiteit via NGS (gevoeligheidsdrempel van 10-5) bereikt bij 43,6% van de patiënten, met een mediane tijd tot eerste NGS-MRD-negativiteit van 197,0 dagen (bereik: 107-1512).
Aanhoudende NGS-MRD-negativiteit gedurende minstens 12 maanden kwam voor bij 46,8% van de patiënten in de Isa-VRd-groep en bij 24,3% in de VRd-groep.
De mediane tijd tot progressie werd niet bereikt in de Isa-VRd-groep en was 59,70 maanden (95%-BI: 48,164 tot NR) in de VRd-groep (HR = 0,414; 95%-BI: 0,286 tot 0,598). De mediane duur van de respons werd niet bereikt in de Isa-VRd-groep en was 58,25 maanden (95%-BI: 44,583 tot NR) in de VRd-groep. De mediane tijd tot eerste respons was 1,51 maanden in de Isa-VRd-groep en 1,48 maanden in de VRd-groep. In de Isa-VRd-groep stopte 52,1% van de patiënten de onderzoeksbehandeling, waarvan 14,3% als gevolg van ziekteprogressie. In de VRd-groep stopte 75,7% van de patiënten de onderzoeksbehandeling, waarvan 37% als gevolg van ziekteprogressie. De mediane tijd tot de volgende antimyeloombehandeling werd niet bereikt in de Isa-VRd-groep en was 63,57 maanden in de VRd-groep (HR = 0,376; 95%-BI: 0,265 tot 0,534). De mediane algehele overleving werd voor geen van beide behandelgroepen bereikt. Op basis van de beschrijvende analyse van de algehele overlevingsgegevens is 26% van de patiënten in de Isa-VRd-groep en 32,6% van de patiënten in de VRd-groep overleden (HR = 0,776; 99,97%-BI: 0,407 tot 1,48).
Figuur 5: Kaplan-Meier-curves van PFS – ITT-populatie – IMROZ (beoordeling door de IRC)
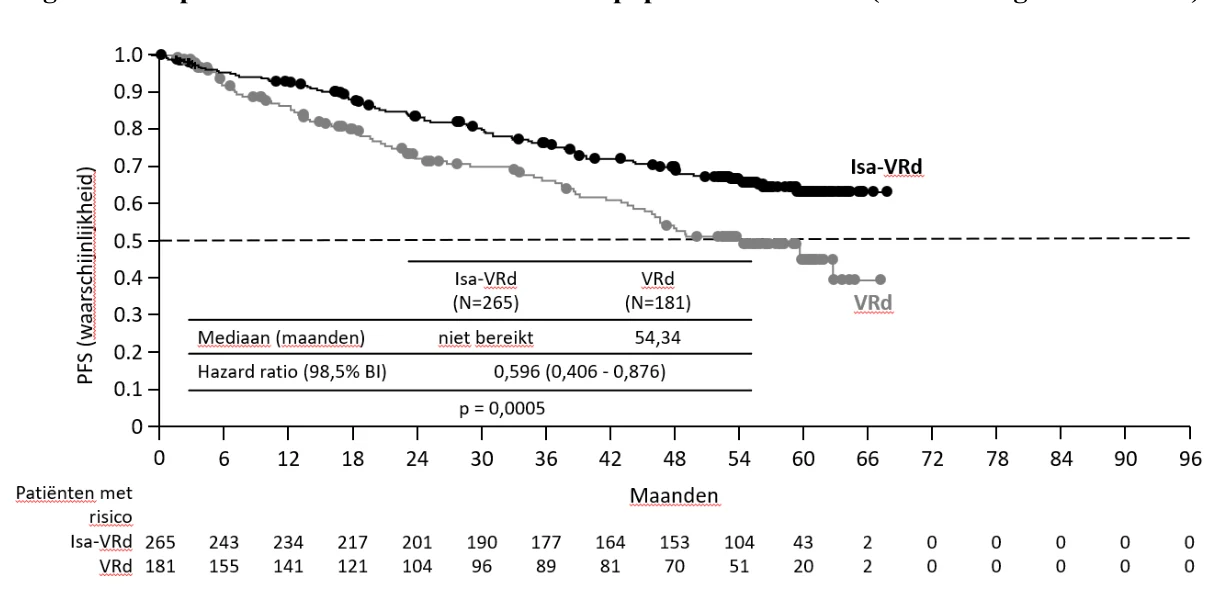
Cut-off-datum = 26 september 2023.
GMMG-HD7 (IIT 15403)
De werkzaamheid en veiligheid van isatuximab in combinatie met bortezomib, lenalidomide en dexamethason werden geëvalueerd in GMMG-HD7, een prospectief, gerandomiseerd, open-label, fase III-onderzoek met 2 groepen door de Duitssprekende myeloommulticentergroep (German-Speaking Myeloma Multicenter Group, GMMG), bij patiënten met nieuw gediagnosticeerd multipel myeloom die in aanmerking komen voor stamceltransplantatie. De geschiktheid van de patiënt voor ASCT werd voornamelijk beoordeeld op basis van de leeftijd van de patiënt (<70 jaar oud) of comorbiditeiten waardoor de patiënt geen hoge dosisbehandelingen bij autologe transplantatie zou kunnen krijgen. Het onderzoek werd uitgevoerd in 2 delen; deel 1 omvat inductie- en intensiveringsbehandelingen en deel 2 is de onderhoudsbehandeling (lopende fase). De resultaten van deel 1 worden beschreven.
In totaal werden 662 patiënten in een verhouding van 1:1 gerandomiseerd om ofwel isatuximab A in combinatie met bortezomib, lenalidomide en dexamethason (Isa-VRd, 331 patiënten) ofwel bortezomib, lenalidomide en dexamethason (VRd, 331 patiënten) te ontvangen, toegediend in beide groepen gedurende 3 cycli (cyclus 1 t/m 3) van 42 dagen tijdens de inductieperiode. Na cyclus 3 kregen patiënten een standaard intensiveringsbehandeling, inclusief een ASCT. ASCT werd 2-3 maanden na de eerste ASCT herhaald bij patiënten zonder CR of bij patiënten met een hoog risico. In deel 2 werden de patiënten, voorafgaand aan de start van de onderhoudsbehandeling, opnieuw gerandomiseerd in een verhouding van 1:1 om isatuximab in combinatie met lenalidomide of alleen lenalidomide te krijgen. De onderhoudsbehandeling wordt toegediend in cycli van 28 dagen gedurende maximaal 3 jaar tot ziekteprogressie of onaanvaardbare toxiciteit, afhankelijk van wat zich het eerst heeft voorgedaan. In beide behandelingsgroepen kregen patiënten alleen dexamethason tijdens de eerste onderhoudscyclus.
Tijdens de inductieperiode werd isatuximab 10 mg/kg toegediend als een i.v. infusie op dag 1, 8, 15, 22 en 29 in cyclus 1 en op dag 1, 15 en 29 in cyclus 2 tot 3. Bortezomib werd subcutaan toegediend in een dosis van 1,3 mg/m² op dagen 1, 4, 8, 11, 22, 25, 29 en 32 van elke cyclus. Lenalidomide werd oraal toegediend in een dosis van 25 mg/dag van dag 1 tot 14 en van dag 22 tot 35 van elke cyclus. Dexamethason (i.v. op de dagen van de isatuximab-infusies en oraal op de andere dagen) 20 mg/dag werd toegediend op dag 1, 2, 4, 5, 8, 9, 11, 12, 15, 22, 23, 25, 26, 29, 30, 32 en 33 van elke cyclus.
Over het algemeen waren demografische en ziektekenmerken bij de baseline vergelijkbaar tussen de behandelingsgroepen (Isa-VRd t.o.v. VRd). De mediane leeftijd van de patiënten was 59,5 jaar (bereik 26-70 jaar), 23,9% van de patiënten was ≥65 jaar. Het percentage patiënten met een nierfunctiestoornis (eGFR < 60 ml/min/1,73 m2) was 19,7% in de Isa-VRd-groep t.o.v. 17,7% in de VRd-groep. Het stadium per het International Staging System (ISS) bij inclusie in de studie was I bij 41,4%, II bij 36,9% en III bij 21,8% van de patiënten. Het stadium per het Revised International Staging System (R-ISS) bij inclusie in de studie was I bij 26,6%, II bij 61% en III bij 8% van de patiënten. In totaal had bij inclusie in de studie, 18,7% van de patiënten chromosomale afwijkingen met een hoog risico; del(17p), t(4;14) en t(14;16) waren aanwezig bij respectievelijk 8,9%, 10,1% en 2,6% van de patiënten. Daarnaast was 1q21+ aanwezig bij 32,9% van de patiënten.
De mediane duur van de inductiebehandeling was 18 weken voor de Isa-VRd- en VRd-groepen. De mediane duur van deel 1 (inductie- en intensiveringsbehandelingen) was 45,4 weken voor de Isa-VRd-groep en 45,1 weken voor de VRd-groep.
De MRD-negativiteit (Minimal residual disease) na de inductiebehandeling, het primaire werkzaamheidseindpunt van GMMG-HD7, was 50,5% (95%-BI: 44,9% tot 56%) in de Isa-VRd-groep t.o.v. 35,6% (95%-BI: 30,5% tot 41,1%) in de VRd-groep (odds ratio: 1,838, 95%-BI: 1,346 tot 2,511, p-waarde: 0,0001). De resultaten toonden een verbetering in MRD-negativiteit (NGF-gevoeligheidsdrempel van 10-5 ), wat een toename van 14,8% vertegenwoordigt in de Isa-VRd-groep in vergelijking met de VRd-groep na inductiebehandeling.
Met een mediane follow-upduur van 49,31 maanden toonde de PFS-analyse vanaf de 1e randomisatie een statistisch significante verbetering met een daling van 35,7% in het risico op ziekteprogressie of overlijden bij patiënten behandeld met Isa-VRd in vergelijking met patiënten behandeld met VRd tijdens de inductie, gevolgd door ASCT en lenalidomide onderhoudsbehandeling (HR=0,643; 95%-BI: 0,456 tot 0,907).
Werkzaamheidsresultaten staan weergegeven in tabel 16 en Kaplan-Meier-curves voor PFS staan in figuur 6
Tabel 16: Werkzaamheid van isatuximab in combinatie met bortezomib, lenalidomide en dexamethason t.o.v. bortezomib, lenalidomide en dexamethason bij de behandeling van nieuw gediagnosticeerd multipel myeloom bij patiënten die in aanmerking komen voor transplantatie (intent-to-treat-analyse)
| Eindpunt | Isatuximab + bortezomib + lenalidomide + dexamethason N=331 | bortezomib + lenalidomide + dexamethason N=331 |
PFS vanaf de 1e randomisatie, gevolgd door onderhoudsbehandeling met lenalidomide Mediaan (maanden) | NR | NR |
| [95%-BI] | [NR-NR] | [51,351 tot NR] |
| Hazardratio (95%-BI) | 0,643 [0,456 - 0,907] | |
| p-waardea (gestratificeerde log-ranktest) b | 0,0111 | |
a Tweezijdig significantieniveau is 0,028
b Gestratificeerd op R-ISS (I of II t.o.v. III t.o.v. niet geclassificeerd) volgens IRT.
CR aan het einde van de inductie was 24,8% (95%-BI: 20,2% tot 29,8%) in de Isa-VRd-groep t.o.v. 22,1% (95%-BI: 17,7% tot 26,9%) in de VRd-groep. CR aan het einde van de intensivering was 46,5% (95%-BI: 41,1% tot 52,1%) in de Isa-VRd-groep t.o.v. 37,2% (95%-BI: 31,9% tot 42,6%) in de VRd-groep.
Bij 18,7% van de patiënten in de Isa-VRd-groep werd zowel NGF MRD-negativiteit (10-5 gevoeligheidsdrempel) als CR bereikt aan het einde van de inductie, vergeleken met 14,5% in de VRd-groep. Bij 40,5% van de patiënten in de Isa-VRd-groep werd zowel NGF MRD-negativiteit (10-5 gevoeligheidsdrempel) als CR bereikt aan het einde van de intensivering, vergeleken met 26,6% in de VRd-groep.
Tijdens de inductieperiode stopte 5,4% van de patiënten met de onderzoeksbehandeling in de Isa-VRd-groep en 10,6% van de patiënten in de VRd-groep.
Met een mediane follow-uptijd van 49,31 maanden waren 14,8% van de patiënten in de Isa-VRd-groep en 12,7% van de patiënten in de VRd-groep overleden.
Figuur 6 – Kaplan-Meier-curves van PFS – ITT-populatie – GMMG-HD7
Cut-off-datum = 31 januari 2024
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met isatuximab intraveneus in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van maligne neoplasmata van het hematopoëtisch en lymfoïd weefsel (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Een fase 2-studie met één arm bij 67 pediatrische patiënten werd uitgevoerd in 3 afzonderlijke ziektecohorten. Negenenvijftig patiënten met recidiverende of refractaire T-acute lymfoblastische leukemie (T-ALL, 11 patiënten), B-acute lymfoblastische leukemie (B-ALL, 25 patiënten) en acute myeloïde leukemie (AML, 23 patiënten) waren evalueerbaar voor werkzaamheid. Voor patiënten met T-ALL en B-ALL bestond de behandeling uit één inductiecyclus en één consolidatiecyclus. Voor patiënten met AML bestond de behandeling uit maximaal twee inductiecycli. De mediane leeftijd was 8 jaar (bereik 17 maanden tot 17 jaar). Patiënten werden behandeld met isatuximab in combinatie met standaard chemotherapieën (bijv. antimetabolieten, anthracyclines en alkylerende middelen). Bij een tussentijdse analyse voldeed het percentage volledige respons (het primaire werkzaamheidseindpunt, gedefinieerd als volledige respons, CR of volledige respons met onvolledig perifeer herstel, CRi), niet aan de vooraf gespecificeerde statistische drempel in de 3 cohorten, waarbij 52,0% van de B-ALL-patiënten, 45,5% van de T-ALL-patiënten en 60,9% van de AML-patiënten een volledige respons bereikten (CR+CRi). Het onderzoek werd stopgezet na de vooraf gespecificeerde tussentijdse analyse.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van isatuximab werd beoordeeld bij 476 patiënten met multipel myeloom die behandeld werden met isatuximab via intraveneuze infusie als monotherapie of in combinatie met pomalidomide en dexamethason, in doseringen variërend van 1 tot 20 mg/kg, toegediend eenmaal per week; of eenmaal per twee weken; of eenmaal per twee weken gedurende acht weken gevolgd door eenmaal per vier weken; of eenmaal per week gedurende vier weken gevolgd door eenmaal per twee weken.
Isatuximab vertoont een niet-lineaire farmacokinetiek met doel-gemedieerde geneesmiddeldispositie vanwege zijn binding aan de CD38-receptor. 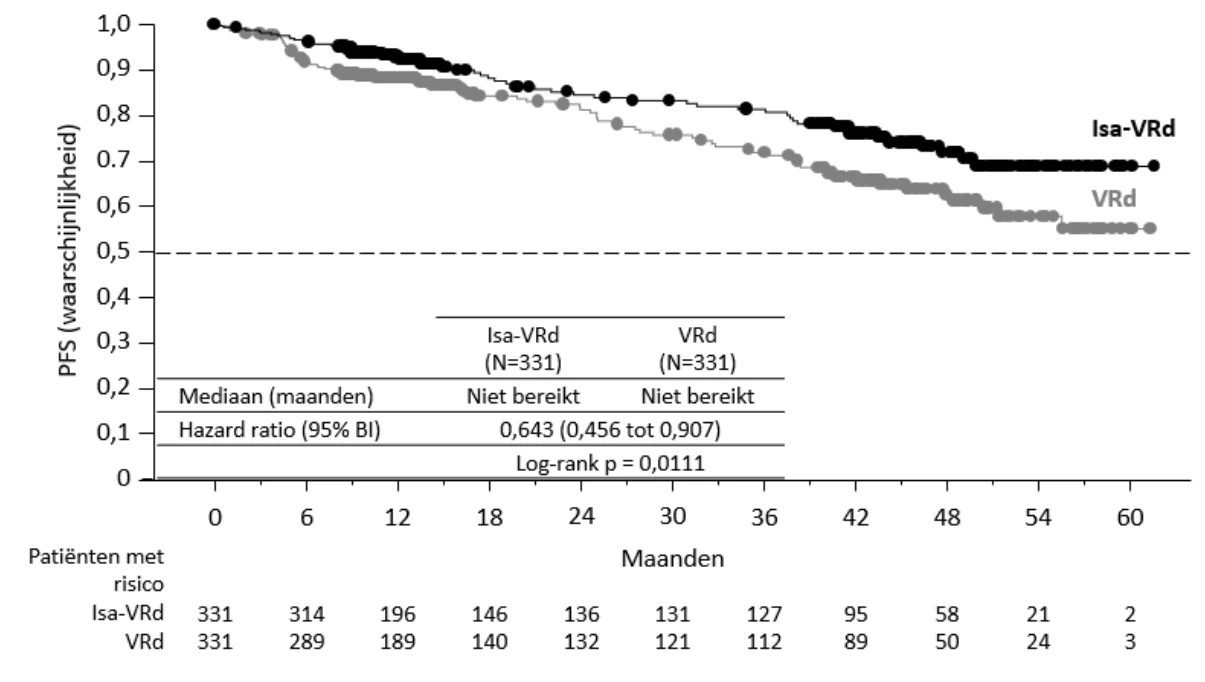
Blootstelling aan isatuximab (gebied onder de plasmaconcentratie-tijdcurve over het doseringsinterval AUC [area under the curve]) neemt toe op een meer dan dosis-evenredige manier van 1 tot 20 mg/kg in het eenmaal per twee weken-toedieningsschema, terwijl geen afwijking van de dosisevenredigheid wordt waargenomen tussen 5 en 20 mg/kg in het eenmaal per week gedurende vier weken gevolgd door eenmaal per twee weken-toedieningsschema. Dit komt door de grote bijdrage van niet-lineaire doel-gemedieerde klaring aan de totale klaring bij doseringen onder de 5 mg/kg, wat verwaarloosbaar wordt bij hogere doseringen. Na de eenmaal per week toediening van isatuximab 10 mg/kg gedurende vier weken gevolgd door toediening eenmaal per twee weken, was de mediane tijd om steady-state te bereiken 18 weken met een 3,1-voudige accumulatie.
In ICARIA-MM, een klinische studie uitgevoerd bij patiënten met gerecidiveerd en/of refractair multipel myeloom die behandeld zijn met isatuximab in combinatie met pomalidomide en dexamethason, waren de gemiddelde (variatiecoëfficiënt, CV%) voorspelde maximale plasmaconcentratie Cmax. en AUC bij steady-state respectievelijk 351 µg/ml (36,0%) en 72.600 µg.u/ml (51,7%). Hoewel de verandering van een toedieningsmethode voor isatuximab-infusie van een volume op basis van gewicht naar een infusie van een vast volume resulteerde in veranderingen van de tmax, had de verandering een beperkte invloed op de farmacokinetische blootstelling met vergelijkbare gesimuleerde Cmax bij steady-state (283 µg/ml vs. 284 µg/ml) en Cdal bij 4 weken (119 µg/ml vs. 119 µg/ml) voor een patiënt met een mediaan gewicht (76 kg). Ook voor patiënten in andere gewichtsgroepen, waren Cmax en Cdal vergelijkbaar.
In IKEMA, een klinische studie uitgevoerd bij patiënten met gerecidiveerd en/of refractair multipel myeloom die behandeld zijn met isatuximab in combinatie met carfilzomib en dexamethason, waren de gemiddelde (CV%) voorspelde maximale plasmaconcentratie Cmax en AUC bij steady-state respectievelijk 637 µg/ml (30,9%) en 152 000 µg.u/ml (37,8%).
Na toediening van isatuximab in combinatie met bortezomib, lenalidomide en dexamethason in de aanbevolen dosis en schema, waren de gemiddelde (CV%) voorspelde Cmax en AUC van isatuximab bij steady state respectievelijk 604 μg/ml (21,9%) en 155 000 μg u/ml (23,9%). Er werd een trend naar lagere blootstelling waargenomen bij ADA-positieve patiënten in NDMM-klinische studies met een afname van 23%-29% in cumulatieve AUC over de eerste 4 of 6 weken van de behandeling (cyclus 1) bij ADA-positieve patiënten in vergelijking met ADA-negatieve patiënten. Aangezien de van ADA-respons echter van voorbijgaande aard was, met een aanvangstijd die voornamelijk aan het begin van de isatuximab-behandeling lag, bleef de blootstelling bij steady-state vergelijkbaar tussen ADA-positieve en ADA-negatieve patiënten.
Interacties met gelijktijdig toegediende medicatie
De farmacokinetiek van isatuximab en pomalidomide, van isatuximab en carfilzomib of van isatuximab en bortezomib en lenalidomide werd niet beïnvloed door hun gelijktijdige toediening.
Distributie
Het geschatte totale distributievolume van isatuximab is 8,75 l.
Biotransformatie
Gezien de grootte van het eiwit, wordt isatuximab naar verwachting gemetaboliseerd via niet-verzadigbare proteolytische katabolismeprocessen.
Eliminatie
Isatuximab wordt geëlimineerd via twee parallelle routes, een niet-lineaire doel-gemedieerde route die overheerst bij lage concentraties, en een niet-specifieke lineaire route die overheerst bij hogere concentraties. In het therapeutische plasmaconcentratiebereik is de lineaire route dominant; deze neemt na verloop van tijd af met 50% tot een steady-statewaarde van 9,55 ml/uur (0,229 l/dag). Dit wordt geassocieerd met een terminale halfwaardetijd van 28 dagen.
De terminale halfwaardetijd in steady-state, geschat in een populatiefarmacokinetische analyse met een bredere populatie (N=769) die intraveneus of subcutaan isatuximab kreeg in combinatie met Pd, Kd en VRd, is 40 dagen.
Speciale populaties
Leeftijd
De farmacokinetische populatieanalyses van 476 patiënten van 36 tot 85 jaar vertoonden vergelijkbare blootstelling aan isatuximab bij patiënten <75 jaar (n = 406) ten opzichte van die bij patiënten ≥75 jaar (n = 70).
Geslacht
De farmacokinetische populatieanalyse van 207 vrouwelijke (43,5%) en 269 mannelijke (56,5%) patiënten vertoonde geen klinisch relevant effect van het geslacht op de farmacokinetiek van isatuximab.
Ras
De farmacokinetische populatieanalyse van 377 blanke (79%), 25 Aziatische (5%) en 18 zwarte (4%) patiënten evenals 33 patiënten van een ander ras (7%), vertoonde geen klinisch betekenisvol effect van het ras op de farmacokinetiek van isatuximab.
Gewicht
In een farmacokinetische populatieanalyse met gegevens van 476 patiënten nam de klaring van isatuximab toe met toenemend lichaamsgewicht, wat de dosering op basis van lichaamsgewicht ondersteunt.
Leverfunctiestoornis
Er werden geen formele studies met isatuximab uitgevoerd bij patiënten met een afgenomen leverfunctie. Van de 476 patiënten betrokken bij de farmacokinetische populatieanalyses vertoonden 65 patiënten een licht afgenomen leverfunctie [totaal bilirubine >1 tot 1,5 maal de bovengrens van normaal (ULN) of aspartaataminotransferase (ASAT) > ULN] en 1 patiënt een matig afgenomen leverfunctie (totaal bilirubine >1,5 tot 3 keer ULN en eender welke ASAT). Een licht afgenomen leverfunctie had geen klinisch betekenisvol effect op de farmacokinetiek van isatuximab. Het effect van een matig (totaal bilirubine >1,5 keer tot 3 keer ULN en eender welke ASAT) en ernstig afgenomen leverfunctie (totaal bilirubine >3 keer ULN en eender welke ASAT) op de farmacokinetiek van isatuximab is onbekend. Aangezien isatuximab een monoklonaal antilichaam is, verwacht men echter niet dat het door de lever wordt gemetaboliseerd, en als zodanig wordt niet verwacht dat variatie in de leverfunctie de eliminatie van isatuximab zou beïnvloeden (zie rubriek 4.2).
Nierfunctiestoornis
Er werden geen formele studies met isatuximab uitgevoerd bij patiënten met een verminderde nierfunctie. De farmacokinetische populatieanalyses bij 476 patiënten omvatten 192 patiënten met een licht verminderde nierfunctie (60 ml/min/1,73 m2 ≤ geschatte glomerulaire filtratiesnelheid (estimated glomerular filtration rate, eGFR) <90 ml/min/1,73 m2), 163 patiënten met een matig verminderde nierfunctie (30 ml/min/1,73 m2 ≤ eGFR <60 ml/min/1,73 m2) en 12 patiënten met een ernstig verminderde nierfunctie (eGFR <30 ml/min/1,73 m2). Analyses suggereerden geen klinisch betekenisvol effect van een licht tot ernstig verminderde nierfunctie op de farmacokinetiek van isatuximab in vergelijking met een normale nierfunctie.
Een farmacokinetische analyse bij 22 patiënten met terminaal nierfalen (ESRD, End-Stage Renal Disease), onder wie dialysepatiënten (eGFR <15 ml/min/1,73 m²), toonde geen klinisch betekenisvolle effecten van ESRD op de farmacokinetiek van isatuximab in vergelijking met een normale, licht of matig verminderde nierfunctie.
Pediatrische patiënten
In de pediatrische patiëntenpopulatie (van 17 maanden tot 17 jaar oud), varieerde de gemiddelde Cmax na de eerste isatuximabtoediening in de 3 cohorten van 322 tot 433 μg/ml en de gemiddelde AUC1week van 28 592 tot 31 703 μg.u/ml. Na herhaalde isatuximabtoedieningen gedurende 3 weken varieerde de cumulatieve gemiddelde AUC van 130 862 tot 148 397 μg.u/ml. De farmacokinetische gegevens gemeld bij pediatrische patiënten met AML en ALL kwamen overeen met die van volwassenen met ALL en MM bij dezelfde dosis isatuximab.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering, hoewel de geselecteerde soort niet farmacologisch responsief is waardoor de relevantie voor mensen niet bekend is. Onderzoeken naar genotoxiciteit, carcinogeen potentieel en reproductie- en ontwikkelingstoxiciteit werden niet uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Sucrose
Histidinehydrochloridemonohydraat
Histidine
Polysorbaat 80 (E433)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende flacon
3 jaar
Na verdunning
De chemische en fysieke stabiliteit tijdens gebruik van isatuximab-infusieoplossing is aangetoond gedurende 48 uur bij 2°C - 8°C, gevolgd door 8 uur (inclusief de infusietijd) op kamertemperatuur (15°C - 25°C).
Vanuit een microbiologisch standpunt moet het product direct worden gebruikt. Wordt het niet direct gebruikt, dan zijn de bewaartermijn en de bewaarcondities vóór gebruik de verantwoordelijkheid van de gebruiker. Deze zou normaal gesproken niet langer moeten zijn dan 24 uur bij 2°C tot 8°C, tenzij verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden. Er is geen bescherming tegen licht vereist voor bewaren in de infusiezak.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
5 ml concentraat met 100 mg isatuximab in een flacon van 6 ml van kleurloos doorzichtig type I-glas met een met ETFE (copolymeer van ethyleen en tetrafluorethyleen) gecoate broombutyl stop. De injectieflacons worden afgesloten met een aluminiumverzegeling met een grijze flip-off-dop. Het vulvolume is zodanig afgesteld om te verzekeren dat hieruit 5 ml kan worden verwijderd (d.w.z. 5,4 ml). Verpakkingsgrootte van één of drie flacons.
25 ml concentraat met 500 mg isatuximab in een flacon van 30 ml van kleurloos doorzichtig type I-glas met een met ETFE (copolymeer van ethyleen en tetrafluorethyleen) gecoate broombutyl stop. De injectieflacons worden afgesloten met een aluminium verzegeling met een blauwe flip-off-dop. Het vulvolume is zodanig afgesteld om te verzekeren dat hieruit 25 ml kan worden verwijderd (d.w.z. 26 ml). Verpakkingsgrootte van één flacon.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Bereiding van de intraveneuze toediening
De bereiding van de infusieoplossing moet onder aseptische omstandigheden gebeuren.
Bereken de benodigde dosis (mg) Sarclisa-concentraat op basis van het gewicht van de patiënt
(gemeten voorafgaand aan elke cyclus om de toegediende dosis dienovereenkomstig te laten aanpassen, zie rubriek 4.2). Er kan meer dan één flacon nodig zijn om de vereiste dosis voor de patiënt te verkrijgen.
- Controleer de flacons met Sarclisa-concentraat voorafgaand aan de verdunning via visuele inspectie om er zeker van te zijn dat er geen vreemde deeltjes aanwezig zijn en dat de oplossing niet verkleurd is.
- Schud de flacons niet.
Verwijder het volume van het verdunningsmiddel overeenkomend met het benodigde volume
Sarclisa-concentraat uit een 250 ml-zak met 9 mg/ml (0,9%) natriumchlorideoplossing voor injectie of glucoseoplossing 5%.
Trek het juiste volume Sarclisa-concentraat op uit de Sarclisa-flacon en verdun deze in de
250 ml-infusiezak met 9 mg/ml (0,9%) natriumchlorideoplossing voor injectie of glucoseoplossing 5%.
- De infusiezakken moeten uit polyolefinen (PO), polyethyleen (PE), polypropyleen (PP), polyvinylchloride (PVC) met di-(2-ethylhexyl)-ftalaat (DEHP) of ethylvinylacetaat (EVA) vervaardigd zijn.
- Homogeniseer de verdunde oplossing voorzichtig door de zak om te keren. Niet schudden.
Toediening
- De infusieoplossing moet worden toegediend via intraveneuze infusie met behulp van een intraveneuze infusieset (van PE, PVC met of zonder DEHP, polybutadieen (PBD) of polyurethaan (PU)) met een 0,22 micron in-line filter (polyethersulfon (PES), polysulfon of nylon).
- De infusieoplossing moet worden toegediend gedurende een tijdsperiode die afhankelijk is van de infusiesnelheid (zie rubriek 4.2).
- Er is geen bescherming tegen licht vereist voor de bereide infusiezak in een standaard kunstmatig verlichte omgeving.
- Het infuus met isatuximab-oplossing niet gelijktijdig toedienen met andere middelen in dezelfde intraveneuze lijn.
Verwijdering
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Sanofi Winthrop Industrie
82 avenue Raspail
94250 Gentilly
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1435/001
EU/1/20/1435/002
EU/1/20/1435/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 30 mei 2020
Datum van laatste verlenging: 20 februari 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Sarclisa 1 400 mg oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Sarclisa 1 400 mg oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke flacon bevat 1 400 mg isatuximab in 10 ml oplossing (140 mg/ml).
Isatuximab is een immunoglobuline G1 (IgG1) monoklonaal antilichaam (mAb), dat wordt geproduceerd uit zoogdiercellen (ovariumcellen van de Chinese hamster, CHO).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
Heldere tot licht opalescente, kleurloze tot lichtgele oplossing (pH 6,2; osmolaliteit van 280-380 mOsm/kg).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Isatuximab is geïndiceerd:
- in combinatie met pomalidomide en dexamethason, voor de behandeling van volwassen patiënten met gerecidiveerd en refractair multipel myeloom die minstens twee eerdere therapieën hebben gekregen, waaronder lenalidomide en een proteasoomremmer, en bij wie ziekteprogressie is aangetoond tijdens de laatste behandeling.
- in combinatie met carfilzomib en dexamethason, voor de behandeling van volwassen patiënten met multipel myeloom die minstens één eerdere behandeling gekregen hebben (zie rubriek 5.1).
- in combinatie met bortezomib, lenalidomide en dexamethason, voor de behandeling van volwassen patiënten met nieuw gediagnosticeerd multipel myeloom die niet in aanmerking komen voor autologe stamceltransplantatie.
- in combinatie met bortezomib, lenalidomide en dexamethason, voor de inductiebehandeling van volwassen patiënten met nieuw gediagnosticeerd multipel myeloom die in aanmerking komen voor autologe stamceltransplantatie.
4.2 Dosering en wijze van toediening
Behandeling met isatuximab moet worden voorgeschreven door een arts gespecialiseerd in de behandeling van maligniteiten. Isatuximab subcutaan moet worden toegediend door een beroepsbeoefenaar in de gezondheidszorg. Enkel bij de eerste dosis moet onmiddellijke medische ondersteuning beschikbaar zijn om systemische toedieningsreacties (systemic administration reactions, SAR’s) te beheren indien ze optreden (zie rubriek 4.4).
Zodra cyclus 1 is voltooid kunnen indien dit geschikt wordt geacht, de daaropvolgende subcutane injecties bij de patiënt thuis door een zorgverlener worden toegediend op voorwaarde dat er in de vorige cyclus geen SAR’s waren.
Premedicatie
Preventie van systemische toedieningsreactie
Voorafgaand aan de subcutane toediening moet premedicatie met de volgende geneesmiddelen worden gebruikt om het risico en de ernst van systemische toedieningsreacties (systemic administration reactions, SAR’s) te beperken (zie rubriek 4.4):
dexamethason 40 mg (of 20 mg voor patiënten ≥75 jaar): bij toediening in combinatie met isatuximab en pomalidomide,
dexamethason 20 mg: bij toediening in combinatie met isatuximab en carfilzomib, dexamethason 20 mg: bij toediening in combinatie met isatuximab, bortezomib en lenalidomide.
- montelukast 10 mg oraal (of equivalent), enkel in cyclus 1.
- paracetamol 650 mg tot 1.000 mg oraal (of equivalent).
- difenhydramine 25 mg tot 50 mg intraveneus of oraal (of equivalent [bijv. cetirizine, promethazine, dexchloorfeniramine]). Het intraveneus gebruik van difenhydramine heeft de voorkeur voor ten minste de eerste 4 toedieningen van isatuximab subcutaan. De bovenstaande aanbevolen dosis dexamethason komt overeen met de totale dosis die slechts eenmaal voorafgaand aan de subcutane toediening van isatuximab wordt toegediend, als onderdeel van de premedicatie en de achtergrondbehandeling, voorafgaand aan toediening van isatuximab en pomalidomide, voorafgaand aan toediening van isatuximab en carfilzomib en voorafgaand aan toediening van isatuximab, bortezomib en lenalidomide.
De aanbevolen premedicatie moet 15-60 minuten voorafgaand aan het begin van een subcutane toediening van isatuximab worden toegediend. Bij patiënten die geen SAR ervaren bij hun eerste 4 toedieningen van isatuximab subcutaan, kan de nood aan daaropvolgende premedicatie worden heroverwogen.
Behandeling van neutropenie
Dosisuitstel of stopzetting van isatuximab subcutaan en het gebruik van koloniestimulerende factoren (bv. G-CSF [Granulocyte Colony-Stimulating Factor]) volgens lokale richtlijnen kan nodig zijn om het herstel van het aantal bloedcellen mogelijk te maken in geval van hematologische toxiciteit (zie rubriek 4.4).
Preventie van infectie
Antibacteriële en antivirale profylaxe (zoals herpes zoster profylaxe) moeten worden overwogen tijdens de behandeling (zie rubriek 4.4).
Dosering
De aanbevolen dosis isatuximab subcutaan is 1 400 mg toegediend als subcutane injectie met het CirCLIQ toedieningssysteem voor op het lichaam of met een spuit en infusieset voor handmatige toediening. Isatuximab subcutaan wordt toegediend in combinatie met pomalidomide en dexamethason (Isa-SC + Pd) of in combinatie met carfilzomib en dexamethason (Isa-SC + Kd), of in combinatie met bortezomib, lenalidomide en dexamethason (Isa-SC + VRd).
Patiënten kunnen de behandeling starten met intraveneuze of subcutane isatuximab. Patiënten die momenteel intraveneuze isatuximab krijgen, kunnen, van zodra hun eerste cyclus is afgerond, op elk moment overschakelen naar isatuximab subcutane oplossing voor injectie.
De doseringsschema’s van isatuximab subcutaan staan in tabel 1, 2 en 3:
Tabel 1: Doseringsschema in combinatie met pomalidomide en dexamethason of in combinatie met carfilzomib en dexamethason
| Cycli | Doseringsschema |
| Cyclus 1 (cyclus van 28 dagen) | 1 400 mg SC wekelijks; dag 1, 8, 15 en 22 |
| Cyclus 2 en daaropvolgende (cycli van 28 dagen) | 1 400 mg SC eenmaal per 2 weken; dag 1, 15 |
Elke behandelingscyclus bestaat uit een periode van 28 dagen. De behandeling wordt herhaald tot ziekteprogressie of onaanvaardbare toxiciteit.
Tabel 2: Doseringsschema in combinatie met bortezomib, lenalidomide en dexamethason voor patiënten met nieuw gediagnosticeerd multipel myeloom (NDMM), die niet in aanmerking komen voor autologe stamceltransplantatie (ASCT)
| Cycli | Doseringsschema |
| Cyclus 1 (cyclus van 42 dagen) | 1 400 mg SC; dag 1, 8, 15, 22 en 29 |
| Cyclus 2 tot 4 (cycli van 42 dagen) | 1 400 mg SC eenmaal per 2 weken; dag 1, 15 en 29 |
| Cyclus 5 tot 17 (cycli van 28 dagen) | 1 400 mg SC eenmaal per 2 weken; dag 1 en 15 |
| Cyclus 18 en daaropvolgende (cycli van 28 dagen) | 1 400 mg SC eenmaal per 4 weken; dag 1 |
Elke behandelingscyclus bestaat uit een periode van 42 dagen van cyclus 1 tot 4 en uit een periode van 28 dagen vanaf cyclus 5. De behandeling wordt herhaald tot ziekteprogressie of onaanvaardbare toxiciteit.
Tabel 3: Doseringsschema in combinatie met bortezomib, lenalidomide en dexamethason voor patiënten met NDMM die in aanmerking komen voor ASCT
| Cycli | Doseringsschema |
| Inductiebehandeling | |
| Cyclus 1 (cyclus van 42 dagen) | 1 400 mg SC; dag 1, 8, 15, 22 en 29 |
| Cyclus 2 tot 3 (cycli van 42 dagen) | 1 400 mg SC eenmaal per 2 weken; dag 1, 15 en 29 |
| Stoppen voor de intensiveringsbehandeling (hoge dosis chemotherapie en ASCT), gevolgd door een onderhoudsbehandeling volgens standaardzorg. | |
Elke behandelingscyclus bestaat uit een periode van 42 dagen.
Gemiste dosis
Het toedieningsschema moet zorgvuldig worden gevolgd. Als een geplande dosis isatuximab subcutaan wordt gemist, dien de dosis dan zo snel mogelijk toe en pas het behandelingsschema in overeenstemming daarmee aan, waarbij het behandelingsinterval gehandhaafd blijft.
Dosisaanpassingen
Dosisverlaging van isatuximab subcutaan is niet toegestaan. Dosisuitstel of -stopzetting kan nodig zijn. In geval van neutropenie van graad 3 of 4, of febriele neutropenie en/of neutropene infectie, zie “Beheer van neutropenie” hierboven. Als patiënten systemische toedieningsreacties of reacties op de injectieplaats ervaren, zie tabel 4 hieronder voor dosisaanpassing (zie rubriek 4.4).
Tabel 4: Isatuximab subcutaan dosisaanpassingen bij SAR’s en ISR’s
Ongewenste reactie | Ernst | Aanbevelingen voor subcutane toediening van isatuximab |
Systemische toedieningsreacties (SAR’s) | Graad 2 of Graad 3 |
|
methylprednisolon 100 mg IV (of equivalent) en/of andere ondersteunende zorg, indien nodig.
| ||
| 3e optreden van graad 3 of graad 4 |
| |
| Reacties op de injectieplaats (injection site reactions, ISR’s) | Graad 2 |
|
| Graad 3 of 4 |
|
NCI-CTCAE v5.0
*Indien de toediening van isatuximab subcutaan met behulp van het CirCLIQ toedieningssysteem moet worden onderbroken, raadpleeg dan de gebruiksaanwijzing van dit toedieningssysteem.
Speciale populaties
Ouderen
Er wordt geen dosisaanpassing aanbevolen bij oudere patiënten (zie rubriek 4.4, 4.8 en 5.2).
Patiënten met nierfunctiestoornissen
Er is geen dosisaanpassing van isatuximab nodig bij patiënten met een licht, matig of ernstig verminderde nierfunctie of bij terminaal nierfalen (zie rubriek 5.2).
Patiënten met leverfunctiestoornissen
Er wordt geen dosisaanpassing aanbevolen bij patiënten met een licht afgenomen leverfunctie. Er zijn beperkte gegevens beschikbaar bij patiënten met een matig verminderde leverfunctie en er zijn geen gegevens beschikbaar bij patiënten met een ernstig verminderde leverfunctie. Er zijn echter geen aanwijzingen dat een dosisaanpassing nodig is bij deze patiënten (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van isatuximab subcutaan bij kinderen jonger dan 18 jaar werden niet vastgesteld. Er zijn geen gegevens van isatuximab subcutaan beschikbaar. De momenteel beschikbare gegevens met de intraveneuze formulering worden beschreven in de rubrieken 4.8, 5.1 en 5.2, maar er kan geen aanbeveling worden gedaan voor een dosering van isatuximab.
Wijze van toediening
De subcutane formulering van Sarclisa 1 400 mg is niet bedoeld voor intraveneuze toediening en mag alleen worden toegediend via subcutane injectie, in de aangegeven doseringen. Het is belangrijk om de etiketten van de flacon te controleren om ervoor te zorgen dat de juiste formulering (intraveneuze of subcutane formulering) en dosis aan de patiënt worden gegeven zoals voorgeschreven.
Sarclisa 1 400 mg is enkel bedoeld voor subcutane toediening op de buik, met het CirCLIQ toedieningssysteem op het lichaam of met een spuit en infusieset voor handmatige toediening. Raadpleeg rubriek 6.6 voor de subcutane bereiding en toediening van isatuximab.
- Sarclisa 1 400 mg is alleen voor subcutane toediening op de buik. Er zijn enkel gegevens beschikbaar over injectie in de buik.
- Verander telkens de plaats van subcutane toediening.
- Injecteer geen andere geneesmiddelen in het gebied waar isatuximab subcutaan wordt geïnjecteerd.
- Injecteer niet op plaatsen waar de huid beschadigd, gevoelig, rood, warm is, littekens heeft of overmatig behaard is.
Toediening met CirCLIQ toedieningssysteem voor op het lichaam
- Raadpleeg de gebruiksaanwijzing van CirCLIQ die bij het hulpmiddel wordt geleverd voor een volledige informatie over voorbereiding en toediening.
Toediening met spuit en infusieset voor handmatige toediening
Bereid de injectieplaats voor en breng de naald in.
- Veeg de injectieplaats af met een alcoholdoekje en laat deze drogen.
- Vermijd injecteren binnen 5 cm rond de navel. Haal de beschermdop van de naald.
- Knijp de huid van de injectieplaats op de buik samen. Het is belangrijk om voldoende huid samen te knijpen om onder de huid te injecteren en niet in de spier.
- Breng de naald in onder een hoek van 45 graden met een snelle, dart-achtige beweging. Opmerking: Probeer de naald en spuit tijdens de injectie zo weinig mogelijk te bewegen. Zet de subcutane infusieset indien nodig vast met een verband.
Injecteer 10 ml Sarclisa 1 400 mg subcutaan in de buik gedurende ongeveer 6 minuten. Pauzeer of injecteer minder snel als de patiënt pijn ervaart. Als de pijn niet vermindert door te pauzeren of minder snel te injecteren, kan er een tweede injectieplaats aan de andere kant van de buik gekozen worden om de rest van de dosis toe te dienen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Systemische toedieningsreacties (SAR’s)
In klinische studies met subcutaan isatuximab (N=522) traden SAR’s op bij 16 patiënten (3,1%); bij 14 patiënten (2,7%) trad slechts één episode op. Bij 10 patiënten trad een SAR op bij de eerste toediening (1,9%). Ze waren meestal van lage graad (graad 1 of 2) en verdwenen maximaal binnen 3 dagen.
| De gemelde symptomen | van SAR’s (alle onder 1%) waren voornamelijk pyrexie, dyspneu en | ||
| sinustachycardie. Bij één patiënt was sprake van één SAR-episode van graad 3 waarbij hypertensie en | |||
| dyspneu optrad. | |||
In geval van SAR’s van graad ≥2 moeten toedieningsaanpassingen worden overwogen (zie rubriek 4.2 en 4.8).
Om het risico en de ernst van SAR’s te verminderen, moeten patiënten voorafgaand aan de toediening van isatuximab subcutaan een behandeling krijgen met montelukast (enkel in cyclus 1), paracetamol, difenhydramine of equivalent. Dexamethason moet worden gebruikt als premedicatie en als anti-myeloombehandeling (zie rubriek 4.2).
Neutropenie
Neutropenie werd gemeld in klinische studies met isatuximab subcutaan of intraveneus in combinatietherapieën. Bij combinatietherapieën met subcutaan isatuximab werd een hogere incidentie van neutropenie van graad 3-4 gemeld als laboratoriumafwijking bij patiënten met een lichaamsgewicht ≤50 kg in vergelijking met patiënten met een hoger lichaamsgewicht, echter met vergelijkbare incidentie van neutropene complicaties (zie rubriek 4.8).
Het volledig bloedbeeld moet tijdens de behandeling regelmatig worden gecontroleerd. Antibacteriële en antivirale profylaxe (zoals herpes zoster profylaxe) kunnen worden overwogen tijdens de behandeling (zie rubriek 4.2). Patiënten met neutropenie moeten worden gecontroleerd op tekenen van infectie. Dosisverlagingen van isatuximab subcutaan worden niet aanbevolen. Dosisuitstel van isatuximab subcutaan en het gebruik van koloniestimulerende factoren (bv. G-CSF) dienen te worden overwogen om het risico op neutropenie te beperken (zie rubriek 4.2).
Infecties
Infecties werden gemeld in klinische studies met isatuximab subcutaan of intraveneus in combinatietherapieën. De incidentie bedroeg 66,4% van de patiënten, waaronder graad >3 infecties gemeld bij 29,9% van de patiënten. Infectie van de bovenste luchtwegen, pneumonie en bronchitis waren de vaakst gemelde infecties (zie rubriek 4.8).
Patiënten die isatuximab subcutaan krijgen, dienen zorgvuldig te worden gecontroleerd op tekenen van infectie en een toepasselijke standaardzorg moet worden ingesteld. Antibacteriële en antivirale profylaxe (zoals herpes zoster profylaxe) moeten worden overwogen tijdens de behandeling (zie rubriek 4.2).
Tweede primaire maligniteiten
Tweede primaire maligniteiten (second primary malignancies, SPM’s) werden gemeld in klinische studies met isatuximab subcutaan of intraveneus in combinatietherapieën (zie rubriek 4.8). De totale incidentie van SPM’s bij patiënten die aan isatuximab zijn blootgesteld (subcutane en intraveneuze formuleringen) is 5,4%. Controleer patiënten op de ontwikkeling van tweede primaire maligniteiten en behandel zoals geïndiceerd.
Tumorlysissyndroom
Er zijn gevallen van tumorlysissyndroom (TLS) gemeld bij patiënten die schema’s met intraveneus toegediend isatuximab kregen. Patiënten moeten nauwgezet worden gecontroleerd en er moeten gepaste voorzorgsmaatregelen worden genomen.
Interferentie met serologische tests (indirecte antiglobulinetest)
Isatuximab bindt aan CD38 op rode bloedcellen (RBC’s) wat kan leiden tot een vals-positieve indirecte antiglobulinetest (indirecte Coombs-test). Deze interferentie met de indirecte Coombs-test kan aanhouden gedurende minstens 6 maanden na de laatste toediening van isatuximab. Om mogelijke problemen met RBC-transfusie te vermijden, moeten bij patiënten die worden behandeld met isatuximab voorafgaand aan de eerste toediening bloedtypering en screeningstests worden uitgevoerd. Fenotypering kan worden overwogen voordat de behandeling met isatuximab wordt gestart, volgens lokale protocollen. Als behandeling met isatuximab al werd gestart, moet het bloedtransfusiecentrum worden geïnformeerd. Patiënten dienen te worden gemonitord op een theoretisch risico van hemolyse. Als een noodtransfusie nodig is, kunnen ABO/Rh-compatibele RBC’s zonder kruisproef worden gegeven volgens lokale protocollen van het bloedtransfusiecentrum (zie rubriek 4.5).
Interferentie met bepaling van complete respons
Isatuximab is een monoklonaal IgG-kappa antilichaam dat kan worden gedetecteerd via zowel serum eiwitelektroforese (serum protein electrophoresis, SPE) als immunofixatie (IFE) die worden gebruikt voor de klinische monitoring van endogeen M-proteïne. Deze interferentie kan tot minstens 6 maanden na de laatste toediening van isatuximab aanhouden. Bij patiënten met een aanhoudende zeer goede partiële respons, waarbij interferentie wordt vermoed, overweegt u het gebruik van een gevalideerde isatuximab-specifieke IFE-assay (Sebia Hydrashift) om isatuximab-interferentie uit te sluiten en specifiek resterend serum M-proteïne te visualiseren, om de vaststelling van een volledige respons te vergemakkelijken (zie rubriek 4.5).
Educatief materiaal
Alle voorschrijvers die isatuximab willen voorschrijven, evenals beroepsbeoefenaren in de gezondheidszorg bij bloedbanken/transfusiecentra, moeten ervoor zorgen dat ze het educatief materiaal voor beroepsbeoefenaren in de gezondheidszorg opgesteld voor het beheer van het risico op interferentie met serologische testen, hebben ontvangen en ermee vertrouwd zijn. Voorschrijvers moeten de patiënten uitleggen dat isatuximab de resultaten van hun serologische testen kan beïnvloeden tot ten minste 6 maanden na hun laatste dosis isatuximab. Dit wordt ook uitgelegd in de patiëntenkaart die voorschrijvers aan patiënten moeten geven op het moment van de eerste dosis isatuximab. De patiënten moeten worden geïnstrueerd om de kaart bij zich te dragen tijdens de behandeling en tot ten minste 6 maanden na afloop van de behandeling en om deze te delen met hun zorgteam.
Ouderen
De gegevens zijn beperkt in de populatie ouderen ≥85 jaar (zie rubriek 4.2).
Lichaamsgewicht >120 kg
Er bestaat een kans op verminderde werkzaamheid met isatuximab subcutaan bij patiënten met een lichaamsgewicht >120 kg vanwege het effect van lichaamsgewicht op de blootstelling (zie rubriek 5.2).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
De farmacokinetiek van subcutaan isatuximab en gelijktijdig toegediend pomalidomide, carfilzomib, bortezomib en lenalidomide wordt naar verwachting niet beïnvloed door hun gelijktijdige toediening, zoals aangetoond met intraveneus isatuximab.
Interferentie met serologische tests
Omdat CD38-eiwit tot expressie wordt gebracht op het oppervlak van rode bloedcellen, kan isatuximab, een anti-CD38-antilichaam, interfereren met serologische tests van het bloedtransfusiecentrum met mogelijke vals-positieve reacties van indirecte antiglobulinetests (indirecte Coombs-tests), antilichaamdetectie-(screening-) tests, antilichaamidentificatiepanels en kruisproeven op antihumaan globuline (AHG) bij patiënten die met isatuximab zijn behandeld (zie rubriek 4.4). Deze interferentie kan tot minstens 6 maanden na de laatste toediening van isatuximab aanhouden. Methoden om interferentie te verminderen zijn onder andere het behandelen van reagens-RBC’s met dithiothreitol (DTT) om de binding van isatuximab te verstoren of andere plaatselijk goedgekeurde methoden. Aangezien het Kell-bloedgroepsysteem ook gevoelig is voor behandeling met DTT dienen Kell-negatieve eenheden te worden toegediend na het uitsluiten of identificeren van alloantilichamen m.b.v. DTT-behandelde RBC’s.
Interferentie met serum eiwitelektroforese en immunofixatie
Isatuximab kan worden gedetecteerd door serum eiwitelektroforese (SPE) en immunofixatie (IFE), gebruikt voor controle van ziektegerelateerde monoklonale immunoglobulinen (M-proteïne). Het kan invloed hebben op de nauwkeurigheid van de responsclassificatie volgens de criteria van de Internationale Myeloom Werkgroep (International Myeloma Working Group, IMWG) (zie rubriek 4.4). Deze interferentie kan tot minstens 6 maanden na de laatste toediening van isatuximab aanhouden. Vanwege deze interferentie werd de Hydrashift-assay routinematig gebruikt in klinische studies met IRAKLIA en IZALCO voor werkzaamheidsbeoordeling om de volledige respons vast te stellen bij patiënten met IgG-kappa myeloomeiwit.
Bij patiënten met aanhoudend zeer goede partiële respons, waarbij interferentie wordt vermoed, moet het gebruik van een gevalideerde isatuximab-specifieke IFE-test (Sebia Hydrashift) worden overwogen om isatuximab-interferentie te verwijderen en specifiek resterend serum M-eiwit te visualiseren, om de vaststelling van een volledige respons te vergemakkelijken (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie
Vrouwen die zwanger kunnen worden en die worden behandeld met isatuximab moeten doeltreffende anticonceptie gebruiken tijdens en gedurende 7 maanden na stopzetting van de behandeling.
Zwangerschap
Er zijn geen gegevens beschikbaar over het gebruik van isatuximab bij zwangere vrouwen. Er werden geen dieronderzoeken naar reproductietoxiciteit uitgevoerd met isatuximab. Van immunoglobuline G1 monoklonale antilichamen is bekend dat ze de placenta passeren na het eerste trimester van de zwangerschap. Het gebruik van isatuximab bij zwangere vrouwen wordt niet aanbevolen.
Borstvoeding
Het is niet bekend of isatuximab wordt uitgescheiden in moedermelk. Het is bekend dat humane IgG’s in de moedermelk worden uitgescheiden tijdens de eerste paar dagen na de geboorte, wat daarna snel afneemt tot lage concentraties; een risico voor een kind dat borstvoeding krijgt kan echter niet worden uitgesloten tijdens deze korte periode net na de geboorte. Er moet voor deze specifieke periode worden besloten of borstvoeding moet worden gestaakt of dat behandeling met isatuximab moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen. Daarna kan isatuximab worden gebruikt tijdens het geven van borstvoeding, indien klinisch geïndiceerd.
Vruchtbaarheid
Er zijn geen gegevens over mensen en dieren beschikbaar om te bepalen wat de mogelijke effecten zijn van isatuximab op de vruchtbaarheid bij de man en de vrouw (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Isatuximab heeft een geringe tot matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vermoeidheid en duizeligheid zijn gemeld bij patiënten die isatuximab gebruiken en hiermee dient rekening te worden gehouden bij het autorijden of het bedienen van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen met isatuximab subcutaan of intraveneus in combinatietherapieën (N=2 656) waren infusiegerelateerde reacties (27,5%), diarree (27,2%), neutropenie (25,1%), infectie van de bovenste luchtwegen (23%), pneumonie (22%) en vermoeidheid (20,7%). De meest voorkomende ernstige bijwerking was pneumonie (16,5%). Definitieve stopzetting van de behandeling omwille van bijwerkingen is gemeld bij 10,2% van de patiënten (te wijten aan pneumonie bij 1,1% van de patiënten). Bijwerkingen met een fatale afloop tijdens de behandeling zijn gemeld bij 5,9% van de patiënten (te wijten aan pneumonie bij 1,9% van de patiënten).
Het veiligheidsprofiel van isatuximab 1 400 mg subcutaan (N=522) in combinatietherapieën was over het algemeen consistent met het gekende veiligheidsprofiel van isatuximab 10 mg/kg intraveneus (N=2 134) in monotherapie of in combinatietherapieën. Er werden verschillen waargenomen in systemische toedieningsreacties, met een lagere incidentie gemeld bij isatuximab subcutaan (3,1%) versus isatuximab intraveneus (33,5%). Reacties op de injectieplaats in verband met toediening van isatuximab subcutaan werden gemeld bij 1,48% van de injecties (11,9% van de patiënten), alle van graad ≤2.
Tabel met lijst van bijwerkingen
De bijwerkingen worden beschreven per frequentiecategorie. De frequenties worden als volgt gedefinieerd: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); frequentie niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst.
De bijwerkingen zijn gemeld in klinische studies (zie rubriek 5.1) en na het in de handel brengen.
Isatuximab in combinatie met pomalidomide en dexamethason (Isa-Pd)
Tabel 5 vermeldt de samengevoegde veiligheidsgegevens van 827 patiënten met gerecidiveerd en refractair multipel myeloom (RRMM) die werden behandeld met isatuximab subcutaan 1 400 mg (307 patiënten) of met isatuximab intraveneus 10 mg/kg (520 patiënten). De gegevens omvatten patiënten uit IRAKLIA, TCD15484, ICARIA-MM (EFC14335) en TCD14079.
Tabel 5: Bijwerkingen gemeld bij patiënten met multipel myeloom die werden behandeld met isatuximab subcutane of intraveneuze formulering in combinatie met pomalidomide en dexamethason
| Systeem/orgaan-klasse Voorkeursterm | Bijwerking | Frequentie | Incidentie (N=827) | |
| Ongeacht welke graad | Graad ≥3 | |||
| Infecties en parasitaire aandoeningen | Pneumoniea | Zeer vaak | 28,4% | 22,0% |
| Infecties van bovenste luchtwegen | Zeer vaak | 27,9% | 2,1% | |
| Neutropene infectie | Zeer vaak | 16,9% | 8,3% | |
| Bronchitis | Zeer vaak | 10,6% | 1,6% | |
| Covid-19 | Zeer vaak | 10,2% | 1,8% | |
| Herpes zoster | Vaak | 1,2% | 0,2% | |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen)b | Huidkanker | Vaak | 4,2% | 0,8% |
| Solide tumoren (andere dan huidkanker) | Vaak | 1,7% | 1,0% | |
| Hematologische maligniteit | Soms | 0,5% | 0,5% | |
Bloed- en lymfestelselaandoeningen | Neutropeniec | Zeer vaak | 51% | 50,7% |
| Trombocytopenie | Vaak | 8,5% | 7,9% | |
| Anemie | Vaak | 6,9% | 5,3% | |
| Febriele neutropenie | Vaak | 5,3% | 5,3% | |
| Lymfopenie | Niet bekend | - | - | |
| Immuunsysteemaandoeningen | Anafylactische reactied | Soms | 0,3% | 0,3% |
Voedings- en stofwisselingsstoornissen | ||||
Verminderde eetlust Vaak 5,3% 0,5%
| Systeem/orgaan-klasse Voorkeursterm | Bijwerking | Frequentie | Incidentie (N=827) | |
| Ongeacht welke graad | Graad ≥3 | |||
| Psychische stoornissen | Slapeloosheid | Zeer vaak | 16,7% | 3,7% |
| Zenuwstelselaandoeningen | Perifere sensorische neuropathie | Zeer vaak | 10,2% | 0,5% |
| Duizeligheid | Vaak | 8,9% | 0,2% | |
| Hartaandoeningen | Atriumfibrilleren | Vaak | 4,0% | 1,9% |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Dyspneu | Zeer vaak | 12,3% | 2,3% |
| Hoesten | Zeer vaak | 12,2% | 0% | |
| Maagdarmstelselaandoeningen | Diarree | Zeer vaak | 25,4% | 1,5% |
| Constipatie | Zeer vaak | 18,4% | 0,1% | |
| Nausea | Zeer vaak | 13,2% | 0,5% | |
| Braken | Vaak | 8,1% | 0,5% | |
| Skeletspierstelsel- en bindweefselaandoeningen | Rugpijn | Zeer vaak | 14,5% | 1,6% |
| Gewrichtspijn | Zeer vaak | 10,8% | 1,7% | |
| Spierspasmen | Zeer vaak | 10,6% | 0,2% | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid | Zeer vaak | 24,2% | 3,6% |
| Perifeer oedeem | Zeer vaak | 13,9% | 0,7% | |
| Koorts | Zeer vaak | 10,2% | 1,2% | |
| Onderzoeken | Gewichtsverlies | Vaak | 2,9% | 0,1% |
| Letsels, intoxicaties en verrichtingscomplicaties | Systemische toedieningsreactiee Met isatuximab intraveneusf Met isatuximab subcutaang | Zeer vaak Vaak | 31,5% 2,0% | 1,5% 0,3% |
Reacties op de injectieplaats e g Met isatuximab subcutaan | Vaak | 9,8% | 0% | |
a De term pneumonie is een groepering van termen.
b Op basis van tweede primaire maligniteiten gemeld tijdens de behandelingsperiode van de studie en tijdens de periode na de behandeling.
c Laboratoriumwaarden voor hematologie werden alleen geregistreerd als TEAE’s, als ze leidden tot stopzetting van de behandeling en/of dosisaanpassing en/of voldeden aan een ernstig criterium. De term neutropenie is een groepering voor neutropenie en een afname van het aantal neutrofielen.
d Gebaseerd op ervaring met intraveneus isatuximab na het in de handel brengen.
e Zie “Beschrijving van geselecteerde bijwerkingen”
f Op basis van isatuximab intraveneus-groepen uit isatuximab SC en IV klinische studies (N=520). g Op basis van isatuximab subcutaan-groepen uit isatuximab SC klinische studies (N=307). MedDRA 27.00
Isatuximab in combinatie met carfilzomib en dexamethason (Isa-Kd)
Tabel 6 vermeldt de samengevoegde veiligheidsgegevens van 251 patiënten met RRMM die werden behandeld met isatuximab subcutaan 1 400 mg of met isatuximab intraveneus 10 mg/kg. De gegevens omvatten patiënten uit IZALCO (ACT17453)en IKEMA (EFC15246).
Tabel 6: Bijwerkingen gemeld bij patiënten met multipel myeloom, behandeld met isatuximab subcutane of intraveneuze formulering in combinatie met carfilzomib en dexamethason
| Systeem/orgaanklasse Voorkeursterm | Bijwerking | Frequentie | Incidentie (N=251) | |
| Ongeacht welke graad | Graad ≥3 | |||
| Infecties en parasitaire aandoeningen | Infectie van bovenste luchtwegen | Zeer vaak | 39,4% | 2,8% |
| Pneumoniea | Zeer vaak | 30,3% | 21,1% | |
| Bronchitis | Zeer vaak | 18,7% | 1,6% | |
| Nasofaryngitis | Zeer vaak | 16,7% | 0% | |
| Covid-19 | Zeer vaak | 15,1% | 2,4% | |
| Infectie van de luchtwegen | Zeer vaak | 10,8% | 1,2% | |
| Influenza | Zeer vaak | 10,0% | 1,2% | |
| Herpes zoster | Vaak | 2,4% | 0,4% | |
| Neutropene infectie | Vaak | 2,0% | 0,4% | |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen)b | Huidkanker | Vaak | 6,0% | 1,6% |
| Solide tumoren (andere dan huidkanker) | Vaak | 2,8% | 2,4% | |
Bloed- en lymfestelselaandoeningen | Neutropeniec | Vaak | 8,0% | 7,2% |
| Anemie | Vaak | 6,0% | 4,4% | |
| Trombocytopenie | Vaak | 4,8% | 3,6% | |
| Febriele neutropenie | Vaak | 1,2% | 1,2% | |
| Lymfopenie | Niet bekend | - | - | |
| Immuunsysteemaandoeningen | Anafylactische reactied | Soms | 0,3% | 0,3% |
| Psychische stoornissen | Slapeloosheid | Zeer vaak | 21,5% | 5,2% |
| Zenuwstelselaandoeningen | Perifere sensorische neuropathie | Zeer vaak | 12,7% | 0% |
| Duizeligheid | Vaak | 4,4% | 0% | |
| Oogaandoeningen | Cataract | Zeer vaak | 13,1% | 3,2% |
| Bloedvataandoeningen | Hypertensie | Zeer vaak | 31,5% | 17,9% |
| Dyspneu | Zeer vaak | 23,9% | 4,4% | |
Systeem/orgaanklasse Voorkeursterm Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Bijwerking | Frequentie | Incidentie (N=251) | |
| Ongeacht welke graad | Graad ≥3 | |||
| Hoesten | Zeer vaak | 17,9% | 0% | |
| Maagdarmstelselaandoeningen | Diarree | Zeer vaak | 31,1% | 2,0% |
| Nausea | Zeer vaak | 16,7% | 0% | |
| Braken | Zeer vaak | 13,9% | 0,8% | |
| Constipatie | Zeer vaak | 10,4% | 0,4% | |
| Skeletspierstelsel- en bindweefselaandoeningen | Rugpijn | Zeer vaak | 19,9% | 1,6% |
| Gewrichtspijn | Zeer vaak | 17,1% | 1,6% | |
| Spierspasmen | Zeer vaak | 11,6% | 0% | |
| Pijn in de ledematen | Zeer vaak | 11,6% | 0% | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid | Zeer vaak | 25,1% | 4,4% |
| Asthenie | Zeer vaak | 14,3% | 1,6% | |
| Perifeer oedeem | Zeer vaak | 13,5% | 0,4% | |
| Koorts | Zeer vaak | 12,7% | 1,6% | |
| Letsels, intoxicaties en verrichtingscomplicaties | Systemische toedieningsreactiee Met isatuximab intraveneusf Met isatuximab subcutaang | Zeer vaak Vaak | 47,5% 2,7% | 0,6% 0% |
| Reacties op de injectieplaatse g Met isatuximab subcutaan | Vaak | 8,1% | 0% | |
a De term pneumonie is een groepering van termen.
b Op basis van tweede primaire maligniteiten gemeld tijdens de behandelingsperiode van de studie en tijdens de periode na de behandeling.
c Laboratoriumwaarden voor hematologie werden alleen geregistreerd als TEAE’s als ze leidden tot stopzetting van de behandeling en/of dosisaanpassing en/of voldeden aan een ernstig criterium. De term neutropenie is een groepering voor neutropenie en een afname van het aantal neutrofielen.
d Gebaseerd op ervaring met intraveneus isatuximab na het in de handel brengen.
e Zie “Beschrijving van geselecteerde bijwerkingen”.
f Op basis van een klinische studie met isatuximab intraveneus (N=177).
g Op basis van een klinische studie met isatuximab subcutaan (N=74).
MedDRA 27.0
Isatuximab in combinatie met bortezomib, lenalidomide en dexamethason (Isa-VRd)
Tabel 7 vermeldt de samengevoegde veiligheidsgegevens van 904 patiënten met NDMM die al dan niet in aanmerking komen voor autologe stamceltransplantatie, behandeld met Sarclisa subcutaan 1 400 mg (141 patiënten) of met Sarclisa intraveneus 10 mg/kg (763 patiënten). De gegevens omvatten patiënten uit IsaSoCut (IIT17756), GMMG-HD8 (IIT17041), IMROZ, TCD13983 enGMMG-HD7 (IIT 15403).
Tabel 7: Bijwerkingen gemeld bij patiënten met multipel myeloom die werden behandeld met isatuximab subcutane of intraveneuze formulering in combinatie met bortezomib, lenalidomide en dexamethason
| Systeem/Orgaanklasse Voorkeursterm | Bijwerking | Frequentie | Incidentie (N=904) | |
| Ongeacht welke graad | Graad ≥3 | |||
| Infecties en parasitaire aandoeningen | Pneumoniea | Zeer vaak | 19,9% | 14,7% |
| Infectie van bovenste luchtwegen | Zeer vaak | 15,2% | 0,7% | |
| Bronchitis | Zeer vaak | 11,8% | 1,7% | |
| Covid-19 | Zeer vaak | 11,3% | 1,5% | |
| Neutropene infectie | Vaak | 4,8% | 1,8% | |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen)b | Huidkanker | Vaak | 3,3% | 1,0% |
| Solide tumoren (andere dan huidkanker) | Vaak | 2,3% | 1,5% | |
| Hematologische maligniteit | Soms | 0,3% | 0,1% | |
Bloed- en lymfestelselaandoeningenb | Neutropeniec | Zeer vaak | 33,7% | 28,8% |
| Trombocytopenie | Zeer vaak | 13,2% | 10,7% | |
| Lymfopenie | Zeer vaak | 12,8% | 11,2% | |
| Anemie | Vaak | 8,2% | 4,3% | |
| Febriele neutropenie | Vaak | 1,5% | 1,4% | |
| Immuunsysteemaandoeningen | Anafylactische reactie d | Soms | 0,2% | 0,2% |
| Psychische stoornissen | Slapeloosheid | Zeer vaak | 12,3% | 1,9% |
| Zenuwstelselaandoeningen | Perifere sensorische neuropathie | Zeer vaak | 29,2% | 3,3% |
| Polyneuropathie | Zeer vaak | 10,0% | 2,1% | |
| Duizeligheid | Vaak | 7,0% | 0,2% | |
| Oogaandoeningen | Cataract | Zeer vaak | 15,8% | 6,1% |
| Maagdarmstelselaandoeningen | Diarree | Zeer vaak | 29,9% | 5,0% |
| Constipatie | Zeer vaak | 22,9% | 1,7% | |
| Braken | Vaak | 5,4% | 0,3% | |
Huid- en onderhuidaandoeningen | Huiduitslag | Zeer vaak | 10,6% | 2,0% |
| Skeletspierstelsel- en bindweefselaandoeningen | Rugpijn | Zeer vaak | 11,9% | 1,5% |
Algemene aandoeningen en toedieningsplaatsstoornissen
| Perifeer oedeem | Zeer vaak | 17,1% | 0,3% |
| Asthenie | Zeer vaak | 14,8% | 2,0% |
| Systeem/Orgaanklasse Voorkeursterm | Bijwerking | Frequentie | Incidentie (N=904) | |
| Ongeacht welke graad | Graad ≥3 | |||
| Vermoeidheid | Zeer vaak | 14,3% | 3,0% | |
| Koorts | Zeer vaak | 10,4% | 1,0% | |
| Onderzoeken | Gewichtsverlies | Vaak | 6,1% | 0,4% |
| Letsels, intoxicaties en verrichtingscomplicaties | Systemische toedieningsreactie e Met isatuximab intraveneusf Met isatuximab subcutaang | Zeer vaak Vaak | 19,9% 5,7% | 1,2% 0% |
Reacties op de injectieplaats e g Met isatuximab subcutaan | Zeer vaak | 18,4% | 0% | |
| a De term pneumonie is een groepering van termen. | ||||
b Op basis van tweede primaire maligniteiten gemeld tijdens de behandelingsperiode van de studie en tijdens de periode na de behandeling.
c De term neutropenie is een groepering voor neutropenie en afname van het aantal neutrofielen. d Gebaseerd op ervaring met intraveneus isatuximab na het in de handel brengen.
e Zie “Beschrijving van geselecteerde bijwerkingen”.
e Op basis van isatuximab intraveneus-groepen uit isatuximab SC en IV klinische studies (N=763). f Op basis van isatuximab subcutaan-groepen met uit isatuximab SC klinische studies (N=141). MedDRA 27.0
Beschrijving van geselecteerde bijwerkingen
| Systemische toedieningsreacties (SAR’s) | ||||||||||||
| In de klinische studies (IRAKLIA, IZALCO, IsaSoCut, GMMG-HD8 en TCD15484, N=522) werden | ||||||||||||
| SAR’s in verband met | isatuximab subcutaan | gemeld bij 3,1% van de patiënten. De SAR’s traden op | ||||||||||
| bij de eerste toediening bij 1,9% van de patiënten en bij daaropvolgende toedieningen bij 1,3% van d | e | |||||||||||
| patiënten. Voor patiënten met SAR’s traden SAR’s op vanaf de dag van toediening (42,1% van de | ||||||||||||
| patiënten) tot 3 dagen na de toediening (15,8% van de patiënten). SAR’s van graad 1 werden gemeld | ||||||||||||
| bij 1,9% van de patiënten, van graad 2 bij 1,0% en van graad 3 bij 0,2%. Er werden geen SAR’s van | ||||||||||||
| graad 4 of 5 gemeld. Alle SAR’s verdwenen binnen 1 dag bij 42,1% van de patiënten, binnen 2 dagen | ||||||||||||
| bij 15,8% van de patiënten en binnen ten minste 3 dagen bij 42,1% van de patiënten. Er werden geen | ||||||||||||
| SC-toedieningen met isatuximab onderbroken of permanent stopgezet vanwege SAR’s (zie | ||||||||||||
| rubriek 4.4). | ||||||||||||
| In klinische studies naar multipel myeloom met intraveneus isatuximab zijn bij 0,3% van de patiënte | n | |||||||||||
| anafylactische reacties gemeld in verband met infusiereacties. Na het in de handel brengen, werden | ||||||||||||
| fatale gevallen van anafylactische reacties met intraveneus isatuximab gemeld. | ||||||||||||
| Reacties op de injectieplaats (ISR’s) | ||||||||||||
| In de klinische studies (IRAKLIA, IZALCO, IsaSoCut, GMMG-HD8 en TCD15484, N=522) werden | ||||||||||||
| reacties op de injectieplaats (ISR’s) met subcutane toediening van isatuximab gemeld bij 11,9% (10% | ||||||||||||
| graad 1 en 1,9% graad 2) van de patiënten en bij 1,48% van de injecties (154 episoden op 10 422 | ||||||||||||
| injecties). Er werden geen ISR’s van graad 3, 4 of 5 gemeld. De ISR’s traden op de dag van toediening | ||||||||||||
| op bij 85,9% van de patiënten. Alle ISR’s verdwenen, waarvan 74,3% op dezelfde dag. Met Isa-SC + | ||||||||||||
| Pd en Isa-SC + Kd vertoonde 5% van de patiënten symptomen van ISR (niet verzameld in Isa-VRd- | ||||||||||||
| studies). De meest voorkomende (>1%) symptomen van ISR waren erytheem op de injectieplaats | ||||||||||||
| (3,4%), zwelling op de injectieplaats (1,8%) en pijn op de injectieplaats (1,6%). | ||||||||||||
| In IZALCO was de incidentie van ISR (8,1% van de patiënten) vergelijkbaar tussen toediening met het | ||||||||||||
| CirCLIQ toedieningssysteem (0,86% van de CirCLIQ-injecties) en de handmatige toediening (1,34% | ||||||||||||
| van de handmatige injecties). | ||||||||||||
| In IRAKLIA werd van de 12 patiënten (4,6% van de patiënten, 55 toedieningen) met ten minste één | ||||
| Sarclisa subcutane | toediening thuis, 1 ISR gemeld. De ISR was een enkele graad 1-episode die binnen | |||
| dezelfde dag verdween. | ||||
Infecties
In klinische studies met intraveneuze en subcutane formuleringen van isatuximab (N=2 656) waren de vaakst gemelde infecties infectie van de bovenste luchtwegen (23,0%), pneumonie (22,0%) en bronchitis (11,0%). Infecties van graad ≥3 werden gemeld bij 29,9% van de patiënten, van wie 16,6% pneumonie van graad ≥3). Ernstige infecties werden gemeld bij 29,0% van de patiënten. De vaakst voorkomende ernstige infectie was pneumonie (16,5%). Stopzetting van de behandeling als gevolg van infectie werd gemeld bij 4,0% van de patiënten. Dodelijke infecties werden gemeld bij 3,4% van de patiënten. Neutropene complicaties werden waargenomen bij 9,0% van de patiënten, waarvan 2,5% febriele neutropenie en 7,2% neutropene infecties.
Tweede primaire maligniteiten
In klinische studies met intraveneuze en subcutane formuleringen van isatuximab (N=2 656) werden tweede primaire maligniteiten (SPM’s) gemeld bij 144 patiënten (5,4%), met een incidentie van 3,0 per 100 patiëntjaren. SPM was huidkanker bij 89 patiënten (3,4%), solide tumoren andere dan huidkanker bij 52 patiënten (2,0%) en hematologische maligniteit bij 8 patiënten (0,3%). De vaakst gemelde SPM’s waren basaalcelcarcinoom en plaveiselcelcarcinoom van de huid (respectievelijk 1,5% en 1,6% van de patiënten)In studies waarin deze informatie werd verzameld (N=2 518), werd bij 26 patiënten (1,0%) de behandeling permanent stopgezet als gevolg van SPM.
Hartfalen
In klinische studies met isatuximab intraveneuze en subcutane formuleringen (N=2 656) werd hartfalen gemeld bij 38 patiënten (1,4%). Bij patiënten die intraveneus of subcutaan isatuximab kregen in combinatie met carfilzomib en dexamethason (IZALCO en IKEMA), werden 10 gevallen (4,0%) van hartfalen gemeld met 5 ernstige gevallen (2,0%). Bij patiënten die intraveneus isatuximab kregen in IKEMA (Isa-IV +Kd vs. Kd), werd hartfalen gemeld bij 7,3% van de patiënten uit de Isa-IV + Kd-groep en bij 6,6% van de patiënten uit de Kd-groep. Ernstig hartfalen werd waargenomen bij 4,0% van de patiënten uit de Isa-IV + Kd-groep en bij 3,3% van de patiënten uit de Kd-groep (zie de Samenvatting van de productkenmerken van carfilzomib).
Hematologische laboratoriumwaarden
Tabel 8: Afwijkende hematologische laboratoriumwaarden tijdens de behandelingsperiode bij patiënten die Isa-SC + Pd of Isa-IV + Pd krijgen
| Laboratoriumparameter | Subcutane of intraveneuze isatuximab + pomalidomide + | ||
| dexamethason | |||
| (N=827) | |||
| Alle graden | Graad 3 | Graad 4 | |
| Neutropenie | 96,1% | 30,1% | 50,9% |
| Anemie | 96,8% | 21,6% | 0% |
| Lymfopenie | 92,8% | 41,5% | 9,8% |
| Trombocytopenie | 85,0% | 13,8% | 13,8% |
De noemer die gebruikt wordt voor de berekening van het percentage is het aantal patiënten met ten minste 1 evaluatie van de laboratoriumtest tijdens de gebruikte observatieperiode. CTCAE-versie: 5
Tabel 9: Afwijkende hematologische laboratoriumwaarden tijdens de behandelingsperiode bij patiënten die Isa-SC + Kd of Isa-IV+ Kd krijgen
| Laboratoriumparameter | Subcutaan of intraveneus isatuximab + carfilzomib + | ||
| dexamethason | |||
| (N=251) | |||
| Alle graden | Graad 3 | Graad 4 | |
| Anemie | 100% | 23,2% | 0% |
| Lymfopenie | 93,6% | 52,8% | 15,2% |
| Trombocytopenie | 93,2% | 16,4% | 11,2% |
| Neutropenie | 56,4% | 17,2% | 2,4% |
De noemer die gebruikt wordt voor de berekening van het percentage is het aantal patiënten met ten minste 1 evaluatie van de laboratoriumtest tijdens de gebruikte observatieperiode. CTCAE-versie: 5
Tabel 10: Afwijkende hematologische laboratoriumwaarden tijdens de behandelingsperiode bij patiënten die Isa-SC + VRd of Isa-IV + VRd krijgen
| Laboratoriumparameter | Subcutaan of intraveneus isatuximab + bortezomib + | ||
| lenalidomide + dexamethason | |||
| (N=904) | |||
| Alle graden | Graad 3 | Graad 4 | |
| Anemie | 90,5% | 8,6% | 0% |
| Lymfopenie | 77,9% | 30,7% | 11,3% |
| Trombocytopenie | 58,3% | 9,0% | 7,8% |
| Neutropenie | 59,2% | 19,7% | 9,5% |
De noemer die gebruikt wordt voor de berekening van het percentage is het aantal patiënten met ten minste 1 evaluatie van de laboratoriumtest tijdens de gebruikte observatieperiode. CTCAE-versie: 5
Oudere patiënten
Van het totaal aantal patiënten in klinische studies met isatuximab subcutaan en intraveneus (N=2 656), was 43,8% (1 165 patiënten) jonger dan 65; 41,4% (1 099 patiënten) tussen de 65-74 jaar en 14,8% (392 patiënten) 75 jaar of ouder. Verschillen in veiligheid werden waargenomen tussen oudere en jongere leeftijdsgroepen. TEAE’s van graad ≥3 werden gemeld bij 69,0% van de patiënten jonger dan 65; bij 80,2% van de patiënten tussen 65-74 jaar en bij 78,8% van de patiënten van 75 jaar of ouder. Neutropenie van graad >3 trad op bij oudere patiënten met een incidentie van 19,4% bij patiënten jonger dan 65, 24,8% bij patiënten tussen 65-74 jaar en 28,6% bij patiënten van 75 jaar of ouder. Infectie van graad >3 trad op met een hogere frequentie bij oudere patiënten met een incidentie van 24,2% bij patiënten jonger dan 65, 34,2% bij patiënten tussen 65-74 jaar en 34,7% bij patiënten van 75 jaar of ouder. TEAE’s van graad 5 werden gemeld bij 5,2% van de patiënten jonger dan 65; bij 7,1% van de patiënten tussen 65-74 jaar en bij 10,5% van de patiënten van 75 jaar of ouder. Ernstige TEAE’s werden gemeld bij 45,5% van de patiënten jonger dan 65; bij 56,6% van de patiënten tussen de 65-74 jaar en bij 59,9% van de patiënten van 75 jaar of ouder. TEAE’s die leidden tot definitieve stopzetting van de behandeling werden gemeld bij 6,0% van de patiënten jonger dan 65; bij 12,3% van de patiënten tussen 65-74 jaar en bij 13,0% van de patiënten van 75 jaar of ouder. In studies bij nieuw gediagnosticeerd multipel myeloom (N=904) werden TEAE’s van graad 5 gemeld bij 1,8% van de patiënten jonger dan 65; bij 6,4% van de patiënten tussen 65-74 jaar en bij 11,8% van de patiënten van 75 jaar of ouder.
Immunogeniciteit
Zoals bij alle therapeutische eiwitten bestaat de mogelijkheid van immunogeniciteit voor isatuximab.
Antilichamen tegen het geneesmiddel (anti-drug antibodies, ADA) werden soms gemeld na subcutane toediening van isatuximab (4,9% in onderzoeken met RRMM en 15,9% in onderzoeken met NDMM). In de kleine subgroep met ADA-positieve patiënten was er geen duidelijk effect van ADA op de farmacokinetiek, veiligheid of werkzaamheid van isatuximab.
Pediatrische patiënten
De veiligheid van isatuximab bij kinderen is niet vastgesteld. Er zijn geen gegevens beschikbaar over subcutaan isatuximab.
In een fase 2-studie met één arm, uitgevoerd met intraveneus isatuximab bij 67 pediatrische patiënten met recidiverende of refractaire acute lymfoblastische leukemie of acute myeloïde leukemie, allen evalueerbaar voor veiligheid, werd bij 79,1% van de patiënten graad ≥3 TEAE’s gemeld. De vaakst voorkomende graad ≥3 TEAE’s die optraden bij >10% van de patiënten waren febriele neutropenie (41,8%), septische shock (11,9%) en stomatitis (10,4%). De toevoeging van intraveneus isatuximab aan standaard chemotherapieën wijzigde het verwachte veiligheidsprofiel, dat wordt waargenomen bij standaard chemotherapieën bij deze pediatrische patiënten, niet en was consistent met het veiligheidsprofiel van isatuximab bij volwassenen met multipel myeloom in de ICARIA-MM- en IKEMA-studies (zie rubriek 4.2).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Klachten en symptomen
Er is geen ervaring met overdosering van isatuximab in klinische studies. In klinische studies werd isatuximab subcutaan toegediend in doseringen tot 1 400 mg.
Behandeling
Er is geen bekend specifiek antidotum voor een overdosering met isatuximab. In geval van een overdosering moeten patiënten gecontroleerd worden op klachten of symptomen van bijwerkingen en moeten onmiddellijk alle gepaste maatregelen worden genomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, monoklonale antilichamen, antilichaam-geneesmiddelconjugaten, ATC-code: L01FC02.
Werkingsmechanisme
Isatuximab is een monoklonaal antilichaam afgeleid van IgG1 dat bindt aan een specifiek extracellulair epitoop van de CD38-receptor. CD38 is een transmembraanglycoproteïne dat in hoge mate tot expressie komt op multipel myeloom-cellen.
In vitro is isatuximab werkzaam via IgG Fc-afhankelijke mechanismen, waaronder: antilichaamafhankelijke celgemedieerde cytotoxiciteit (antibody dependent cell mediated cytotoxicity, ADCC), antilichaamafhankelijke cellulaire fagocytose (antibody dependent cellular phagocytosis, ADCP) en complementafhankelijke cytotoxiciteit (complement dependent cytotoxicity, CDC). Isatuximab kan bovendien de celdood van tumorcellen activeren door apoptose te induceren via een Fc-onafhankelijk mechanisme.
In vitro blokkeert isatuximab de enzymatische activiteit van CD38, dat de synthese en hydrolyse van cyclisch ADP-ribose (cADPR), een calcium-mobiliserend middel, katalyseert. Isatuximab remt de cADPR-productie van extracellulair nicotinamide-adenine-dinucleotide (NAD) in multipel myeloom-cellen.
In vitro kan isatuximab NK-cellen activeren in afwezigheid van CD38-positieve doeltumorcellen. In vivo werd een daling in absolute aantallen van totaal CD16+ en CD56+ NK-cellen, CD19+ B-cellen, CD4+ T-cellen en TREG. (CD3+, CD4+, CD25+, CD127-) waargenomen in perifeer bloed van patiënten die werden behandeld met isatuximab als monotherapie met intraveneuze formulering bij patiënten met multipel myeloom. Daarnaast induceerde isatuximab klonale expansie van het T-celreceptor-repertoire, hetgeen duidt op een adaptieve immuunrespons.
De combinatie van isatuximab en pomalidomide versterkt in vitro de cellyse van CD38-positieve multipel myeloom-cellen door middel van effectorcellen (ADCC) en door middel van directe doding van tumorcellen in vergelijking met isatuximab alleen. In vivo experimenten bij dieren met een xenograftmodel bij muizen afgeleid van humaan multipel myeloom toonden aan dat de combinatie van isatuximab en pomalidomide resulteert in verhoogde anti-tumoractiviteit in vergelijking met de activiteit van isatuximab of pomalidomide alleen.
Klinische werkzaamheid en veiligheid
Klinische ervaring met isatuximab subcutaan
Gerecidiveerd en/of refractair multipel myeloom
IRAKLIA (EFC15951, Isa-SC + Pd vs. Isa-IV + Pd)
IRAKLIA is een multicenter, multinationale, gerandomiseerde, open-label
fase 3-non-inferioriteitsstudie met 2 groepen bij patiënten met gerecidiveerd en/of refractair multipel myeloom (RMMM). Deze studie vergeleek de werkzaamheid, farmacokinetiek en veiligheid van isatuximab 1 400 mg subcutaan toegediend versus isatuximab als een intraveneuze infusie van 10 mg/kg, in combinatie met pomalidomide en dexamethason (Isa-SC + Pd versus Isa-IV + Pd). Patiënten hadden ten minste één eerdere behandeling gekregen, waaronder lenalidomide en een proteasoomremmer met ziekteprogressie op of binnen 60 dagen na het einde van de lenalidomide behandeling.
In totaal werden 531 patiënten in een verhouding van 1:1 gerandomiseerd om ofwel isatuximab 1 400 mg vaste dosis te krijgen als subcutane toediening met het CirCLIQ toedieningssysteem (Isa-SC + Pd-groep, 263 patiënten) ofwel isatuximab als een 10 mg/kg intraveneuze infusie (Isa-IV + Pd-groep, 268 patiënten), in combinatie met pomalidomide en dexamethason. Vanaf cyclus 6 werd thuistoediening door een zorgverlener voorgesteld aan de patiënten in de Isa-SC-groep op dag 15. De beslissing om thuistoediening voor te stellen op dag 15 was gebaseerd op de afwezigheid van systemische toedieningsreacties in cyclus 4 en cyclus 5, de hematologietest op dag 1 van elke bijbehorende cyclus en het oordeel van de onderzoeker. Twaalf (12) van de 202 patiënten die deelnamen in landen die het toestaan, kregen ten minste één thuistoediening door een zorgverlener. Het totaal aantal injecties met het CirCLIQ toedieningssysteem thuis was 55. De behandeling werd in beide groepen toegediend in cycli van 28 dagen tot ziekteprogressie of onaanvaardbare toxiciteit. In beide behandelingsgroepen werd isatuximab wekelijks toegediend in de eerste cyclus en daarna om de twee weken. Pomalidomide 4 mg werd eenmaal daags oraal ingenomen van dag 1 tot dag 21 van elke cyclus van 28 dagen. Dexamethason oraal 40 mg (20 mg voor patiënten ≥75 jaar oud) werd toegediend op dag 1, 8, 15 en 22 van elke cyclus van 28 dagen.
Over het algemeen waren de demografische en ziektekenmerken bij baseline vergelijkbaar tussen de twee behandelingsgroepen. De mediane leeftijd van de patiënten was 66 jaar (bereik 31–86), 17,9% van de patiënten was ≥75 jaar; 69,4% van de patiënten was blank, 20,9% Aziatisch en 4,2% zwart of Afro-Amerikaans. Het aandeel patiënten met nierfunctiestoornissen (eGFR <60 ml/min/1,73 m2) was 32% in de Isa-SC+ Pd-groep en 23% in de Isa-IV+ Pd-groep. Het IS stadium (International Staging System, ISS) bij toetreding tot de studie was I bij 59,3%, II bij 26,6% en III bij 12,1% van de patiënten. Over het algemeen had 20,5% van de patiënten hoog risico chromosomale afwijkingen bij toetreding tot de studie; del(17p), t(4;14), t(14;16) en chromosomale 1q21-afwijking waren aanwezig bij respectievelijk 10%; 9,6%; 2,1% en 35,6% van de patiënten. Het mediane lichaamsgewicht was 72 kg (bereik: 36 tot 161), met 32% van de patiënten met een gewicht ≤65 kg, 44,1% met een gewicht >65 kg tot ≤85 kg en 23,9% met een gewicht >85 kg.
Het mediane aantal voorgaande behandelingslijnen was 2 (bereik 1–8) en 30% van de patiënten had 1 eerdere behandelingslijn gekregen. Alle patiënten behalve 1 hadden eerder een proteasoomremmer en lenalidomide gekregen. 56% van de patiënten had eerder een stamceltransplantatie gekregen. De patiënten waren eerder blootgesteld aan daratumumab bij 14,1% van de patiënten in de Isa-SC + Pd-groep vs. 10,8% in de Isa-IV + Pd-groep. De meerderheid van de patiënten (83,6%) was refractair voor lenalidomide, 50% voor een proteasoomremmer en 44% voor zowel een immunomodulator als een proteasoomremmer.
De mediane duur van de behandeling met isatuximab was 34 weken in beide behandelingsgroepen. Toediening van de volledige dosis met het CirCLIQ toedieningssysteem werd verkregen bij 99,9% van de injecties (5 140 van 5 145 injecties). De mediane duur van de injectie met het CirCLIQ toedieningssysteem was 13 minuten en de meerderheid (97,9%) werd voltooid in ≤20 minuten.
IRAKLIA werd opgezet om non-inferioriteit aan te tonen van een subcutane behandeling met isatuximab 1 400 mg versus een intraveneuze isatuximab-behandeling op basis van de co-primaire werkzaamheidseindpunten, totaalresponspercentage (ORR) en het farmacokinetisch eindpunt van Cdal bij steady state (overeenstemmend met een predosis op dag 1 van cyclus 6) (zie rubriek 5.2). ORR-resultaten werden beoordeeld door een onafhankelijke beoordelingscommissie, op basis van gegevens van het centraal laboratorium voor M-proteïne en centrale radiologische beeldvorming met behulp van de criteria van de International Myeloma Working Group (IMWG).
Bij een mediane follow-uptijd van 12 maanden tonen de resultaten aan dat isatuximab 1 400 mg subcutaan toegediend in combinatie met Pd niet inferieur is aan isatuximab 10 mg/kg intraveneus toegediend in combinatie met Pd voor wat betreft ORR en Cdal bij steady state (zie rubriek 5.2). Voor ORR werd voldaan aan de non-inferioriteit omdat de ondergrens van het 95%-BI van het relatieve risico van 1,008 [95%-BI: 0,903 tot 1,126] groter was dan de non-inferioriteitsmarge van 0,839.
ORR was 71,1% in de isatuximab subcutane groep en 70,5% in de isatuximab intraveneuze groep.
De werkzaamheidsresultaten worden weergegeven in tabel 11.
Tabel 11*: Werkzaamheid van isatuximab subcutaan versus isatuximab intraveneus in combinatie met pomalidomide en dexamethason bij de behandeling van multipel myeloom (IRAKLIA)
| Subcutane isatuximab + | Intraveneus isatuximab + | |
| Eindpunten | pomalidomide + | pomalidomide + |
| dexamethason | dexamethason | |
| (Isa SC-Pd) | (Isa IV-Pd) | |
| (N=263) | (N=268) | |
| Totaalresponspercentage | ||
| (sCR, CR, VGPR of PR) n (%)a | 187 (71,1%) | 189 (70,5%) |
| [95%-BI]b | [65,22% tot 76,5%] | [64,67% tot 75,91%] |
| Relatief risico [95%-BI]c vs. Isa-IV+Pd | 1,008 [0,903 tot 1,126] | |
| VGPR of beter percentage | ||
| n (%) | 122 (46,4%) | 123 (45,9%) |
| [95%-BI] | [40,24% tot 52,62%] | [39,82% tot 52,07%] |
* Cut-off datum: 6 november 2024. Mediane follow-up tijd: 12 maanden a sCR, CR, VGPR en PR werden beoordeeld door de onafhankelijke beoordelingscommissie (IRC) met behulp van de IMWG-responscriteria.
b Geschat met behulp van de Clopper-Pearson-methode.
c Geschat met behulp van de Farrington-Manning-methode. Aan de non-inferioriteit werd voldaan als de ondergrens van 95%-BI groter of gelijk is aan 0,839.
De tevredenheid van de patiënt werd beoordeeld aan de hand van de Patient Experience and Satisfaction Questionnaire (PESQ). In de ITT-populatie was de incidentie van patiënten die antwoordden als tevreden of zeer tevreden met de injectiemethode die werd gebruikt om isatuximab toe te dienen (item-8 van de PESQ), 70% in de Isa-SC + Pd-groep en 53,4% in de Isa-IV + Pd-groep met een aangepast relatief risico van 1,304 (95%-BI: 1,136 tot 1,496). Vanwege de open-labelopzet van de studie kan bias niet worden uitgesloten.
IZALCO (ACT17453, Isa-SC + Kd)
In de IZALCO-studie werd de voorkeur van de patiënt (belangrijkste secundaire eindpunt) onderzocht tussen handmatige toediening met een spuit en toediening van isatuximab subcutaan 1 400 mg met het toedieningssysteem voor op de buik. In totaal werden 74 deelnemers gerandomiseerd in een verhouding van 3:1 om subcutaan isatuximab 1.400 mg handmatig of via het CirCLIQ toedieningssysteem te ontvangen. Na de eerste 3 cycli werd de toedieningsmethode voor elke deelnemer gewijzigd (van het CirCLIQ toedieningssysteem naar handmatig, en omgekeerd) voor 3 extra cycli. Bij Cyclus 7 koos elke deelnemer zijn of haar voorkeursmethode van toediening voor de rest van de studie. Onder de 47 patiënten die evalueerbaar waren voor toedieningsvoorkeur bij cyclus 6,gaf 74,5% (95%-BI: 59,65%–86,1%) de voorkeur aan toediening met het CirCLIQ toedieningssysteem (1-zijdige p-waarde: 0,0004; statistisch significant tegen de nulhypothese van een ≤50% voorkeurspercentage).
Klinische ervaring met isatuximab intraveneus
Gerecidiveerd en/of refractair multipel myeloom
ICARIA-MM (EFC14335, Isa-IV + Pd vs. Pd)
De werkzaamheid en veiligheid van isatuximab in combinatie met pomalidomide en dexamethason werden geëvalueerd in ICARIA-MM (EFC14335), een multicenter, multinationale, gerandomiseerde, open-label, fase 3-studie bij patiënten met gerecidiveerd en/of refractair multipel myeloom. Patiënten hadden ten minste twee eerdere behandelingen gekregen, waaronder lenalidomide en een proteasoomremmer en vertoonden ziekteprogressie op of binnen 60 dagen na beëindiging van de vorige behandeling. Patiënten met primaire refractaire ziekte werden uitgesloten.
In totaal werden 307 patiënten in een verhouding van 1:1 gerandomiseerd om ofwel isatuximab in combinatie met pomalidomide en dexamethason (Isa- Pd, 154 patiënten) ofwel pomalidomide en dexamethason (Pd, 153 patiënten) te ontvangen. De behandeling werd in beide groepen toegediend in cycli van 28 dagen tot aan ziekteprogressie of onaanvaardbare toxiciteit. Isatuximab 10 mg/kg werd wekelijks toegediend als IV-infusie tijdens de eerste cyclus en daarna eenmaal per twee weken. Pomalidomide 4 mg werd vanaf dag 1 tot dag 21 van elke 28 dagen durende cyclus eenmaal daags oraal ingenomen. Dexamethason (oraal/intraveneus) van 40 mg (20 mg voor patiënten ≥75 jaar) werd gegeven op dag 1, 8, 15 en 22 van elke 28 dagen durende cyclus.
Over het algemeen waren demografische en ziektekenmerken bij baseline vergelijkbaar tussen de twee behandelgroepen, met enkele kleine afwijkingen. De mediane leeftijd van de patiënten was 67 jaar (bereik 36-86 jaar), 19,9% van de patiënten was ≥75 jaar. De ECOG PS (Eastern Cooperative Oncology Group performancestatus) was 0 bij 35,7% van de patiënten in de isatuximabgroep en 45,1% in de controlegroep, 1 bij 53,9% in de isatuximab-groep en 44,4% in de controlegroep, en 2 bij 10,4% in de isatuximabgroep en 10,5% in de controlegroep. 10,4% van de patiënten in de isatuximabgroep ten opzichte van 10,5% in de controlegroep begon het onderzoek met een voorgeschiedenis van COPD of astma en 38,6% versus 33,3% van de patiënten met verminderde nierfunctie (creatinineklaring <60 ml/min/1,73 m²) werd opgenomen in respectievelijk de isatuximabgroep versus de controlegroep. Het ISS (International Staging System)-stadium bij start van de studie was I bij 37,5% (41,6% in de isatuximabgroep en 33,3% in de controlegroep), II bij 35,5% (34,4% in de isatuximabgroep en 36,6% in de controlegroep) en III bij 25,1% (22,1% in de isatuximabgroep en 28,1% in de controlegroep) van de patiënten. In totaal had 19,5% van de patiënten (15,6% in de isatuximabgroep en 23,5% in de controlegroep) hoog-risico chromosomale afwijkingen bij start van de studie: del(17p), t(4;14) en t(14;16) waren aanwezig bij respectievelijk 12,1% (9,1% in de isatuximabgroep en 15,0% in de controlegroep), 8,5% (7,8% in de isatuximabgroep en 9,2% in de controlegroep) en 1,6% (0,6% in de isatuximab-groep en 2,6% in de controlegroep) van de patiënten.
Het mediane aantal voorgaande behandelingslijnen was 3 (bereik 2–11). Alle patiënten kregen eerder een proteasoomremmer, alle patiënten kregen eerder lenalidomide en 56,4% van de patiënten kreeg eerder een stamceltransplantatie. De meerderheid van de patiënten (92,5%) was refractair voor lenalidomide, 75,9% voor een proteasoomremmer, 72,6% voor zowel een immunomodulerend middel als voor een proteasoomremmer en 59% van de patiënten was refractair voor lenalidomide bij de laatste behandellijn.
De mediane duur van de behandeling was 41,0 weken voor de Isa-Pd-groep versus 24,0 weken voor de Pd-groep.
Progressievrije overleving (progression free survival, PFS) was het primaire werkzaamheidseindpunt van ICARIA-MM. De verbetering in PFS vertaalde zich in een vermindering van 40,4% in het risico op ziekteprogressie of overlijden bij patiënten die werden behandeld met Isa-Pd.
Werkzaamheidsgegevens worden weergegeven in tabel 12 en Kaplan-Meier-curves voor PFS en algehele overleving (overall survival, OS) worden getoond in figuur 1 en 2:
Tabel 12: Werkzaamheid van isatuximab in combinatie met pomalidomide en dexamethason versus pomalidomide en dexamethason bij de behandeling van multipel myeloom (intent-to-treat-analyse)
| Eindpunt | isatuximab + pomalidomide + dexamethason N=154 | pomalidomide + dexamethason N=153 |
| Progressievrije overlevinga b | ||
| Mediaan (maanden) [95%-BI] | 11,53 [8,936–13,897] | 6,47 [4,468–8,279] |
| Hazardratioc [95%-BI] | 0,596 [0,436–0,814] | |
| p-waarde (gestratificeerde log-ranktest)c | 0,0010 | |
Totaal responspercentaged Responders (sCR+CR+VGPR+PR) n(%) [95%-BI]e | 93 (60,4) [0,5220–0,6817] | 54 (35,3) [0,2775–0,4342] |
| Odds ratio versus vergelijkend middel [exact 95%-BI] | 2,795 [1,715–4,562] | |
| p-waarde (gestratificeerde Cochran-Mantel-Haenszel-test)c | <0,0001 | |
| Stringente complete respons (sCR) + complete respons (CR) n (%) | 7 (4,5) | 3 (2,0) |
| Zeer goede partiële respons (VGPR) n(%) | 42 (27,3) | 10 (6,5) |
| Partiële respons (PR) n(%) | 44 (28,6) | 41 (26,8) |
| VGPR of beter n (%) [95%-BI]e | 49 (31,8) [0,2455–0,3980] | 13 (8,5) [0,0460–0,1409] |
| Odds ratio versus vergelijkend middel [exact 95%-BI] | 5,026 [2,514–10,586] | |
| Eindpunt | isatuximab + pomalidomide + dexamethason N=154 | pomalidomide + dexamethason N=153 |
| p-waarde (gestratificeerde Cochran-Mantel-Haenszel-test)c | <0,0001 | |
Duur van de responsf * Mediaan in maanden [95%-BI]g | 13,27 [10,612–NR] | 11,07 [8,542–NR] |
a PFS-resultaten werden beoordeeld door een onafhankelijke commissie (IRC) op basis van centrale laboratoriumdata voor M-proteïne en centrale beoordeling van radiologische beeldvormend onderzoek volgens de criteria van de International Myeloma Working Group (IMWG).
b Patiënten zonder progressieve ziekte of overlijden voor de cut-off datum van analyse of de datum van initiatie van verdere anti-myeloombehandeling werden weggelaten per de datum van de laatste geldige ziektebeoordeling waarbij geen progressie werd vastgesteld, uitgevoerd vóór een initiatie van een verdere anti-myeloombehandeling (indien van toepassing) of de cut-off datum voor analyse, afhankelijk welke het eerste kwam.
c Gestratificeerd naar leeftijd (<75 jaar versus ≥75 jaar) en aantal eerdere behandelingslijnen (2 of 3 versus >3) volgens IRT.
d sCR, CR, VGPR en PR werden door de IRC geëvalueerd aan de hand van de IMWG-responscriteria. e Geschat met behulp van de Clopper-Pearson-methode.
f De duur van de respons werd bepaald voor patiënten die een respons bereikten van ≥PR (93 patiënten in de isatuximabgroep en 54 patiënten in de controlegroep). Kaplan-Meier-schattingen van duur van respons. g CI voor Kaplan-Meier-schattingen wordt berekend met log/log-transformatie van overlevingsfunctie en de methoden van Brookmeyer en Crowley.
*Data cut-off datum 11-okt-2018. Mediane follow-uptijd = 11,60 maanden. Hazardratio (HR) <1 duidt op voordeel voor de Isa-Pd-groep.
NR: not reached [niet bereikt]
Bij patiënten met hoog-risico cytogenetica (beoordeling door een centraal laboratorium) was de mediane PFS 7,49 (95%-BI: 2,628 tot niet te berekenen) in de Isa-Pd-groep en 3,745 (95%-BI: 2,793 tot 7,885) in de Pd-groep (HR=0,655; 95%-BI: 0,334 tot 1,283). PFS-verbeteringen in de Isa-Pd-groep werden ook waargenomen bij patiënten ≥75 jaar (HR=0,479; 95%-BI: 0,242 tot 0,946), met ISS-stadium III bij opname in de studie (HR=0,635; 95%-BI: 0,363 tot 1,110), met creatinineklaring bij baseline <60 ml/min/1,73 m² (HR=0,502; 95%-BI: 0,297 tot 0,847), met >3 eerdere behandellijnen (HR=0,590; 95%-BI: 0,356 tot 0,977), bij patiënten refractair voor eerdere behandeling met lenalidomide (HR=0,593; 95%-BI: 0,431 tot 0,816) of proteasoomremmer (HR=0,578; 95%-BI: 0,405 tot 0,824) en bij die patiënten die refractair waren voor lenalidomide bij de laatste behandellijn voorafgaand aan opname in de studie (HR=0,601; 95%-BI: 0,436 tot 0,828). Er zijn onvoldoende gegevens beschikbaar om een conclusie te trekken betreffende de werkzaamheid van Isa-Pd bij patiënten die voorheen werden behandeld met daratumumab (1 patiënt in de isatuximabgroep en geen patiënten in de controlegroep).
De mediane tijd tot eerste respons bij responders was 35 dagen in de Isa-Pd-groep versus 58 dagen in de Pd-groep. Bij een mediane follow-upduur van 52,44 maanden bedroeg de uiteindelijke mediane algehele overleving (overall survival, OS) 24,57 maanden in de Isa-Pd-groep en 17,71 maanden in de Pd-groep (HR = 0,776; 95%-BI: 0,594 tot 1,015).
Figuur 1: Kaplan-Meier-curves van PFS – ITT-populatie – ICARIA-MM (beoordeling door de IRC)
Figuur 2: Kaplan-Meier-curves van OS – ITT-populatie – ICARIA-MM
Cut-off datum = 7 februari 2023
In de ICARIA-MM (EFC14335)-studie werd voor de infusie met isatuximab een volume gebruikt op basis van gewicht. De infusiemethode met vast volume zoals beschreven in rubriek 4.2 werd beoordeeld in studie TCD14079 Deel B en farmacokinetische simulaties bevestigden minimale verschillen tussen de farmacokinetiek na injectie van een volume op basis van het gewicht van de patiënt en een vast volume van 250 ml (zie rubriek 5.2). In studie TCD14079 Deel B kwamen geen nieuwe veiligheidssignalen of verschillen in werkzaamheid en veiligheid naar voren in vergelijking met ICARIA-MM. 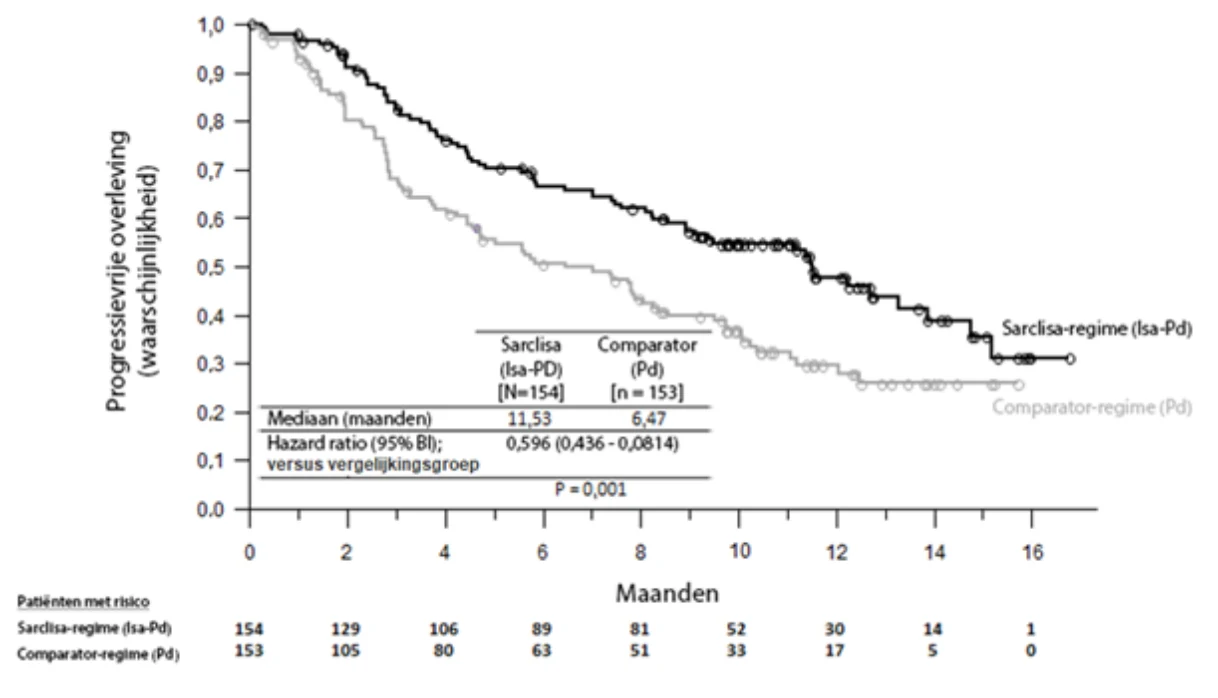
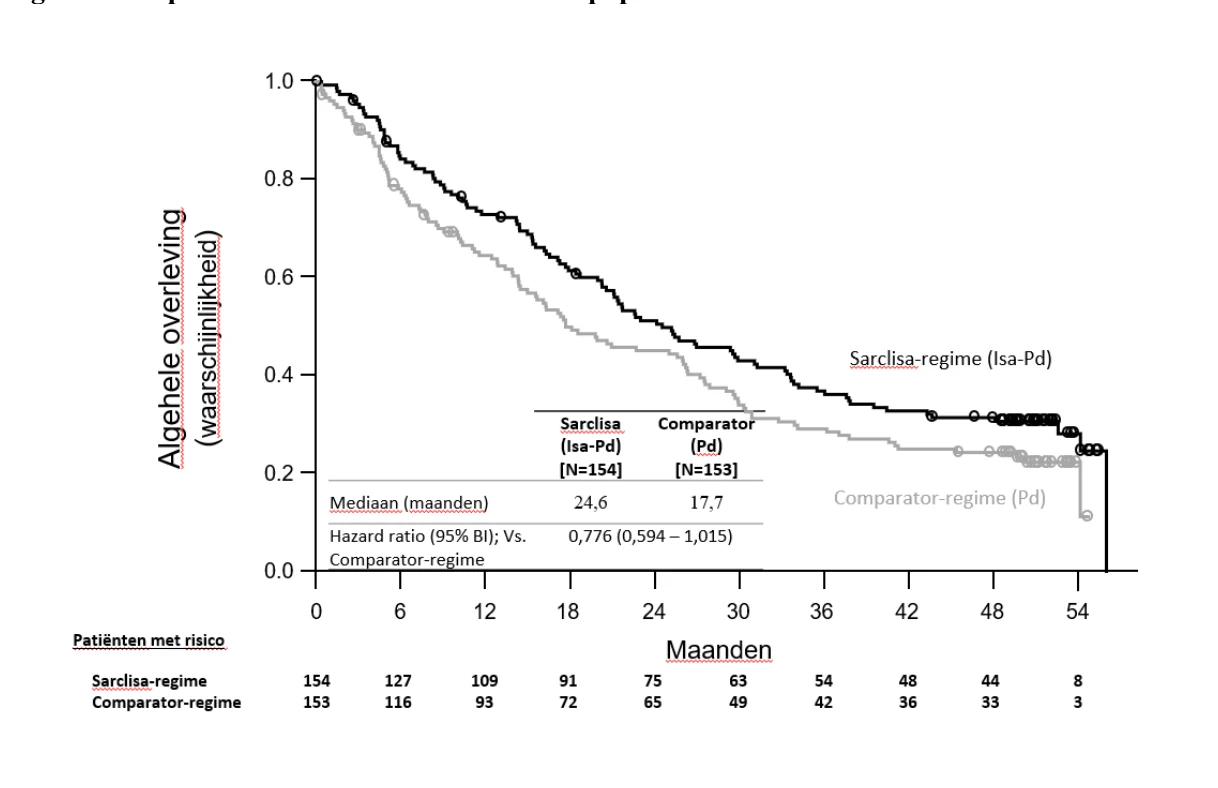
IKEMA (EFC15246, Isa-IV + Kd vs. Kd)
De werkzaamheid en veiligheid van isatuximab in combinatie met carfilzomib en dexamethason werden geëvalueerd in IKEMA (EFC15246), een multicenter, multinationale, gerandomiseerde, open-label-, fase III-studie met 2 groepen bij patiënten met gerecidiveerd en/of refractair multipel myeloom. Patiënten hadden een tot drie eerdere behandelingen gekregen. Patiënten met primaire refractaire ziekte, die eerder waren behandeld met carfilzomib, of die refractair waren voor eerdere behandeling met een anti-CD38 monoklonaal antilichaam, werden uitgesloten.
In totaal werden 302 patiënten in een verhouding van 3:2 gerandomiseerd naar ofwel isatuximab in combinatie met carfilzomib en dexamethason (Isa-Kd, 179 patiënten) ofwel carfilzomib en dexamethason (Kd, 123 patiënten). De behandeling werd in beide groepen toegediend in cycli van 28 dagen tot aan ziekteprogressie of onaanvaardbare toxiciteit. Isatuximab 10 mg/kg werd wekelijks toegediend als i.v. infusie tijdens de eerste cyclus en daarna eenmaal per twee weken. Carfilzomib werd als een i.v. infusie toegediend met een dosis van 20 mg/m² op dag 1 en 2; 56 mg/m² op dag 8, 9, 15 en 16 van cyclus 1; en met de dosis van 56 mg/m² op dag 1, 2, 8, 9, 15 en 16 van elke 28-daagse cyclus voor de volgende cycli. Dexamethason 20 mg (i.v. op de dagen met infusie van isatuximab en/of carfilzomib, en p.o. op de andere dagen) werd gegeven op dag 1, 2, 8, 9, 15, 16, 22 en 23 voor elke 28-daagse cyclus.
Over het algemeen waren de demografische en ziektekenmerken bij baseline vergelijkbaar tussen de twee behandelgroepen. De mediane leeftijd van de patiënten was 64 jaar (bereik 33-90), 8.9% van de patiënten waren ≥75 jaar. ECOG PS was 0 bij 53,1% van de patiënten in de Isa-Kd-groep en 59,3% in de Kd-groep, 1 bij 40,8% in de Isa-Kd-groep en 36,6% in de Kd-groep, en 2 bij 5,6% in de Isa-Kd-groep en 4,1% in de Kd-groep, en 3 bij 0,6% in de Isa-Kd-groep en 0% in de Kd-groep. Het percentage patiënten met een nierfunctiestoornis (eGFR <60 ml/min/1,73 m2) was 24,0% in de Isa-Kd-groep t.o.v. 14,6% in de Kd-groep. Het stadium per International Staging System (ISS) was bij inclusie in de studie I bij 53,0%, II bij 31,1%, en III bij 15,2% van de patiënten. Het stadium per Revised-ISS (R-ISS) was bij inclusie in de studie I bij 25,8%, II bij 59,6%, en III bij 7,9% van de patiënten. In totaal had 24,2% van de patiënten hoog-risico chromosomale afwijkingen bij inclusie in de studie; del(17p), t(4;14), t(14;16) waren aanwezig bij respectievelijk 11,3%, 13,9% en 2,0% van de patiënten. Daarnaast was gain(1q21) aanwezig bij 42,1% van de patiënten.
Het mediane aantal eerdere behandelingslijnen was 2 (bereik 1-4) en 44,4% van de patiënten had 1 eerdere behandelingslijn gekregen. In totaal kreeg 89,7% van de patiënten eerder proteasoomremmers, 78,1% kreeg eerder immunomodulatoren (waaronder 43,4% die eerder lenalidomide kreeg), en 61,3% kreeg eerder stamceltransplantatie. In totaal was 33,1% van de patiënten refractair voor eerdere proteasoomremmers, 45,0% was refractair voor eerdere immunomodulatoren (waaronder 32,8% refractair voor lenalidomide), en 20,5% was refractair voor zowel een proteasoomremmer als een immunomodulator.
De mediane duur van de behandeling was 80,0 weken voor de Isa-Kd-groep ten opzichte van 61,4 weken voor de Kd-groep.
Progressievrije overleving (PFS) was het primaire werkzaamheidseindpunt van IKEMA. Met een mediane follow-uptijd van 20,73 maanden toonde de primaire analyse van PFS een statistisch significante verbetering in PFS vertegenwoordigd door een daling van 46,9% in het risico op ziekteprogressie of overlijden bij patiënten behandeld met Isa-Kd ten opzichte van patiënten behandeld met Kd.
Werkzaamheidsresultaten staan weergegeven in tabel 13 en Kaplan-Meier-curves voor PFS en OS staan in figuur 3 en 4:
Tabel 13: Werkzaamheid van isatuximab in combinatie met carfilzomib en dexamethason t.o.v. carfilzomib en dexamethason bij de behandeling van multipel myeloom (intent-to-treat-analyse)
| Eindpunt | isatuximab + carfilzomib + dexamethason N = 179 | carfilzomib + dexamethason N = 123 |
Progressievrije overlevinga Mediaan (maanden) [95%-BI] Hazardratiob [99%-BI] p-waarde (gestratificeerde log-ranktoets)b | NR [NR -NR] | 19,15 [15,77-NR] |
0,531 [0,318-0,889] 0,0013 | ||
| Totaal responspercentagec Responders (sCR+CR+VGPR+PR) [95%-BI]d | 86,6% [0,8071-0,9122] | 82,9% [0,7509-0,8911] |
| p-waarde (gestratificeerde Cochran-Mantel-Haenszel)b | 0,3859 | |
Complete respons (CR) Zeer goede partiële respons (VGPR) Partiële respons (PR) | 39,7% 33,0% 14,0% | 27,6% 28,5% 26,8% |
VGPR of beter (sCR+CR+VGPR) [95%-BI]d p-waarde (gestratificeerde Cochran-Mantel-Haenszel)b e CRf [95%-BI]d | 72,6% [0,6547-0,7901] | 56,1% [0,4687 -0,6503] |
| 0,0021 | ||
39,7% [0,3244-0,4723] | 27,6% [0,1996 tot 0,3643] | |
Negatief percentage minimale residuele ziekteg [95%-BI]d p-waarde (gestratificeerde Cochran-Mantel-Haenszel)b e | 29,6% [0,2303-0,3688] | 13,0% [0,0762-0,2026] |
| 0,0008 | ||
Duur van responsh *(PR of beter) Mediaan in maanden [95%-BI]i Hazardratiob [95%-BI] | NR [NR-NR] | NR [14,752-NR] |
| 0,425 [0,269-0,672] | ||
a PFS-resultaten werden beoordeeld door een onafhankelijke responscommissie op basis van centrale laboratoriumgegevens voor M-proteïne en centrale beoordeling van radiologisch beeldvormend onderzoek volgens de criteria van de International Myeloma Working Group (IMWG).
b Gestratificeerd naar aantal eerdere behandelingslijnen (1 t.o.v. >1) en R-ISS (I of II t.o.v. III t.o.v. niet geclassificeerd) volgens IRT.
c sCR, CR, VGPR en PR werden door de IRC geëvalueerd aan de hand van de IMWG-responscriteria. d Geschat met behulp van de Clopper-Pearson-methode.
e Nominale p-waarde.
f CR moet getest worden in de eindanalyse.
g Gebaseerd op een gevoeligheidsniveau van 10-5 via NGS in ITT-populatie.
h Gebaseerd op responders in de ITT-populatie, Kaplan-Meier-schattingen van duur van respons. i BI voor Kaplan-Meier-schattingen wordt berekend met log/log-transformatie van overlevingsfunctie en de methoden van Brookmeyer en Crowley.
*Data cut-off datum 7 februari 2020. Mediane follow-uptijd = 20,73 maanden. Hazardratio (HR) <1 duidt op voordeel voor de Isa-Kd-groep.
NR: not reached [niet bereikt].
Er zijn verbeteringen in PFS waargenomen in de Isa-Kd-groep bij patiënten met hoog-risico cytogenetica (beoordeling centraal laboratorium, HR = 0,724; 95%-BI: 0,361 tot 1,451), met gain(1q21) chromosomale afwijking (HR=0,569; 95%-BI: 0,330 tot 0,981), ≥65 jaar (HR =0,429; 95%-BI: 0,248 tot 0,742), met baseline eGFR (MDRD) <60 ml/min/1,73 m² (HR =0,273; 95%-BI: 0,113 tot 0,660), met >1 eerdere behandelingslijn (HR =0,479; 95%-BI: 0,294 tot 0,778), met ISS-stadium III bij inclusie in de studie (HR=0,650; 95%-BI: 0,295 tot 1,434), en bij patiënten die refractair zijn voor eerdere behandeling met lenalidomide (HR=0,598; 95%-BI: 0,339 tot 1,055). In de gevoeligheidsanalyse zonder censuur voor verdere myeloombehandeling is de mediane PFS niet bereikt (NR) in de Isa-Kd-groep t.o.v. 19,0 maanden (95%-BI: 15,38 tot NR) in de Kd-groep (HR=0,572; 99%-BI: 0,354 tot 0,925, p=0,0025).
Er zijn onvoldoende gegevens om een conclusie te vormen over de werkzaamheid van Isa-Kd bij patiënten die eerder behandeld zijn met daratumumab (1 patiënt in de isatuximabgroep en geen patiënten in de controlegroep).
De mediane tijd tot eerste respons was 1,08 maanden in de Isa-Kd-groep en 1,12 maanden in de Kd-groep. De mediane tijd tot de volgende anti-myeloombehandeling was 43,99 maanden in de Isa-Kd-groep en 25,00 maanden in de Kd-groep (HR=0,583; 95%-BI: 0,429 tot 0,792).
Figuur 3: Kaplan-Meier-curves van PFS – ITT-populatie – IKEMA (beoordeling door de IRC)
Cut-off datum = 07 februari 2020.
Figuur 4: Kaplan-Meier curves van OS – ITT-populatie – IKEMA
Cut-off datum = 7 februari 2023. 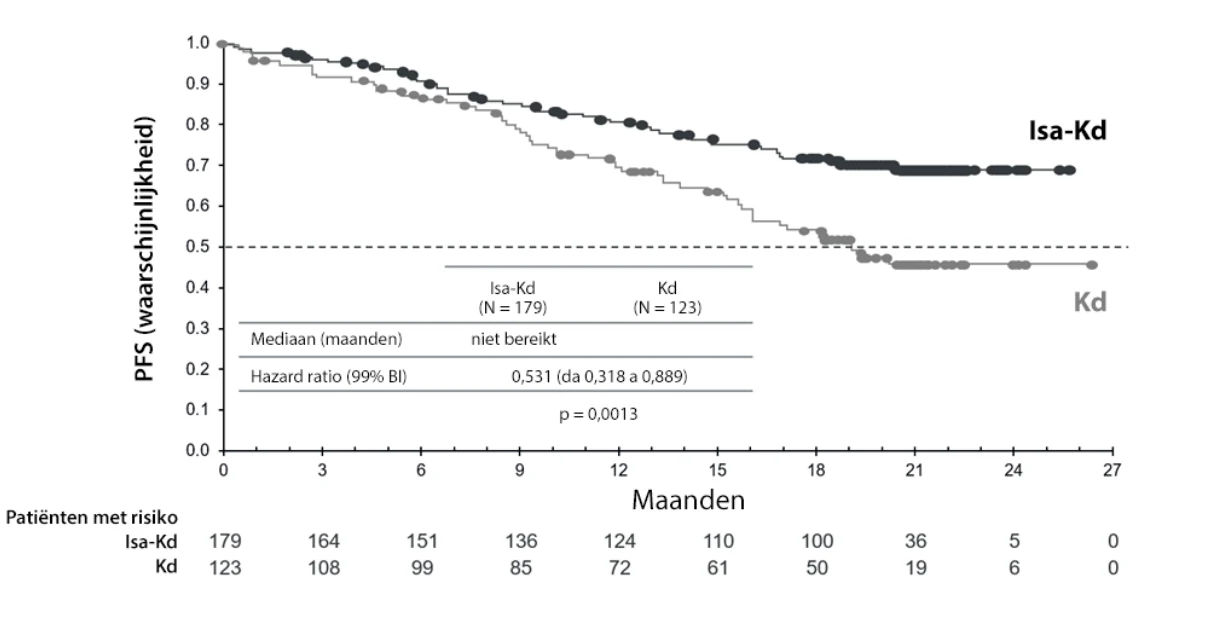
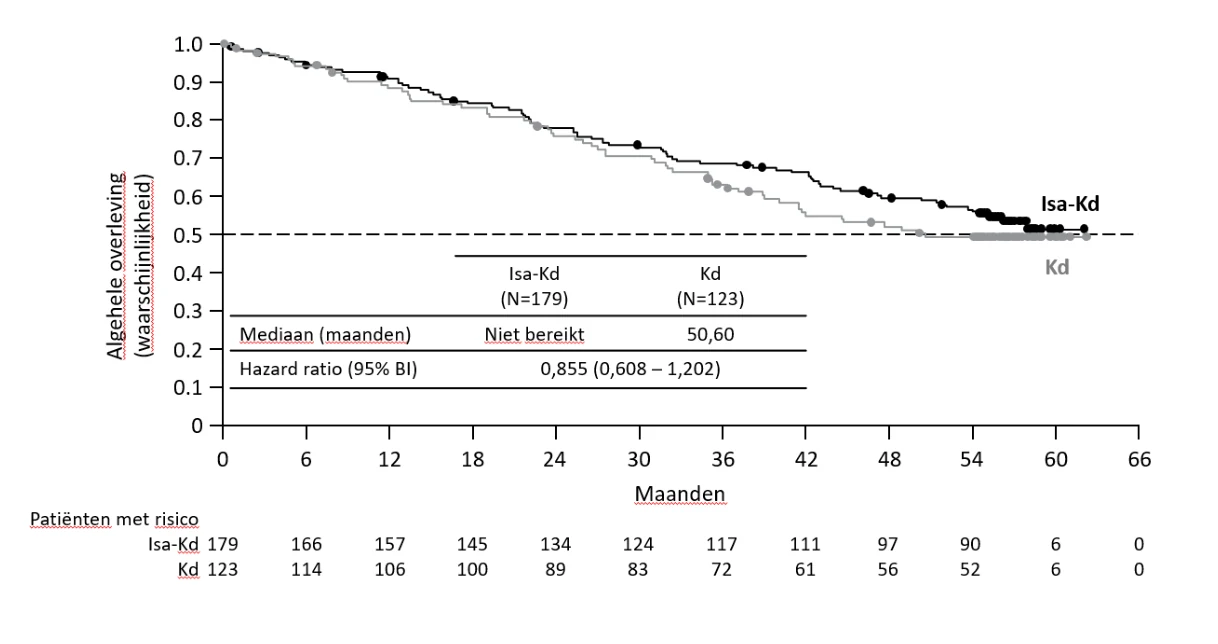
Onder patiënten met eGFR (MDRD) <50 ml/min/1,73 m2 bij baseline is complete renale respons (≥60 ml/min/1,73 m2 bij ≥1 postbaselinebeoordeling) waargenomen voor 52,0% (13/25) van de patiënten in de Isa-Kd-groep en 30,8% (4/13) in de Kd-groep. Aangehouden complete renale respons (≥60 dagen) trad op bij 32,0% (8/25) van de patiënten in de Isa-Kd-groep en bij 7,7% (1/13) in de Kd-groep. Bij de 4 patiënten in de Isa-Kd-groep en de 3 patiënten in de Kd-groep met een ernstige nierfunctiestoornis bij baseline (eGFR (MDRD) >15 tot <30 ml/min/1,73 m2) is minimale renale respons (≥30 tot <60 ml/min/1,73 m2 bij ≥1 postbaselinebeoordeling) waargenomen voor 100% van de patiënten in de Isa-Kd-groep en 33,3% van de patiënten in de Kd-groep.
Bij een mediane follow-uptijd van 43,96 maanden toonde de uiteindelijke PFS-analyse een mediane PFS van 35,65 maanden voor de Isa-Kd-groep vergeleken met 19,15 maanden voor de Kd-groep, met een hazardratio van 0,576 (95,4%-BI: 0,418 tot 0,792). De uiteindelijke complete respons, bepaald met een gevalideerde isatuximab-specifieke IFE-test (Sebia Hydrashift) (zie rubriek 4.5), was 44,1% in de Isa-Kd-groep vergeleken met 28,5% in de Kd-groep, met een odds ratio van 2,094 (95%-BI: 1,259 tot 3,482, beschrijvende p=0,0021). Bij 26,3% van de patiënten in de Isa-Kd-groep werden zowel MRD-negativiteit als CR waargenomen vergeleken met 12,2% in de Kd-groep, met een odds ratio van 2,571 (95%-BI: 1,354 tot 4,882, beschrijvende p=0,0015).
Bij een mediane follow-uptijd van 56,61 maanden werd de mediane algehele overleving (OS) niet bereikt in de Isa-Kd-groep (95%-BI: 52,172 tot niet bereikt) en was 50,60 maanden in de Kd-groep (95%-BI: 38,932 tot niet bereikt) (HR=0,855; 95%-BI: 0,608 tot 1,202).
Nieuw gediagnosticeerd multipel myeloom
IMROZ (EFC12522, Isa-IV + VRd vs. VRd)
De werkzaamheid en veiligheid van isatuximab in combinatie met bortezomib, lenalidomide en dexamethason werden geëvalueerd in IMROZ (EFC12522), een multicenter, internationale, gerandomiseerde, open-label, fase III-studie met 2 groepen bij patiënten met nieuw gediagnosticeerd multipel myeloom (NDMM) die niet in aanmerking komen voor stamceltransplantatie. Patiënten ouder dan 80 jaar werden uitgesloten, evenals patiënten met comorbiditeiten die transplantatieprocedures bij patiënten met NDMM niet toelaten, gebaseerd op de medische beoordeling van de arts (bijv. long- of coronaire hartziekte).
In totaal werden 446 patiënten in een verhouding van 3:2 gerandomiseerd om ofwel isatuximab in combinatie met bortezomib, lenalidomide en dexamethason (Isa-VRd, 265 patiënten) ofwel bortezomib, lenalidomide en dexamethason (VRd, 181 patiënten) te krijgen; in beide groepen toegediend gedurende 4 cycli van 42 dagen voor de inductieperiode. Na afloop van cyclus 4 gingen de patiënten over op de continue behandelingsperiode vanaf cyclus 5: 28-daagse cycli toegediend tot ziekteprogressie of onaanvaardbare toxiciteit. Tijdens de continue behandelingsperiode kregen de patiënten van de Isa-VRd-groep isatuximab in combinatie met lenalidomide en dexamethason (Isa-Rd), en de patiënten van de VRd-groep lenalidomide en dexamethason (Rd).
Tijdens de inductieperiode (cyclus 1 tot 4, 42-daagse cycli) werd isatuximab 10 mg/kg toegediend als een i.v.-infusie op dag 1, 8, 15, 22 en 29 in de eerste cyclus, en op dag 1, 15 en 29 in cyclus 2 tot 4. Bortezomib werd subcutaan toegediend in een dosis van 1,3 mg/m² op dagen 1, 4, 8, 11, 22, 25, 29 en 32 van elke cyclus. Lenalidomide werd oraal toegediend in een dosis van 25 mg/dag van dag 1 tot 14 en van dag 22 tot 35 van elke cyclus. Dexamethason (i.v. op de dagen met infusie van isatuximab en oraal op de andere dagen) 20 mg/dag werd gegeven op dag 1, 2, 4, 5, 8, 9, 11, 12, 15, 22, 23, 25, 26, 29, 30, 32 en 33 van elke cyclus, en toegediend op dagen 1, 4, 8, 11, 15, 22, 25, 29 en 32 van elke cyclus voor patiënten ≥75 jaar.
Tijdens de continue behandelingsperiode (vanaf cyclus 5, 28-daagse cycli) werd isatuximab 10 mg/kg toegediend als i.v.-infusie op dag 1 en 15 van cyclus 5 tot 17, en op dag 1 van cyclus 18. Lenalidomide werd oraal toegediend in een dosis van 25 mg/dag van dag 1 tot 21 van elke cyclus. Dexamethason (i.v. op de dagen met infusie van isatuximab en oraal op de andere dagen) 20 mg/dag werd toegediend op dag 1, 8, 15 en 22 van elke cyclus.
Over het algemeen waren de demografische en ziektekenmerken bij de baseline vergelijkbaar tussen de twee behandelingsgroepen. De mediane leeftijd van de patiënten was 72 jaar (bereik 60-80 jaar), 26% van de patiënten was ≥75 jaar. ECOG PS was 0 bij 46,4% van de patiënten in de Isa-VRd-groep en 43,6% in de VRd-groep, 1 bij 42,3% in de Isa-VRd-groep en 45,9% in de VRd-groep, 2 bij 10,9% in de Isa-VRd-groep en 10,5% in de VRd-groep en 3 bij 0,4% in de Isa-VRd-groep en 0% in de VRd-groep. Het percentage patiënten met een nierfunctiestoornis (eGFR <60 ml/min/1,73 m2) was 24,9% in de Isa-VRd-groep t.o.v. 34,3% in de VRd-groep. Het stadium per het Revised International Staging System (R-ISS) bij inclusie in de studie was I bij 24,9%, II bij 61,5% en III bij 10,2% van de patiënten. In totaal had 15,1% van de patiënten bij inclusie in de studie chromosomale afwijkingen met een hoog risico: del(17p), t(4;14) en t(14;16) waren aanwezig bij respectievelijk 5,7%, 7,9% en 1,9% van de patiënten. Daarnaast was 1q21+ aanwezig bij 35,8% van de patiënten.
De mediane duur van de behandeling was 53,2 maanden voor de Isa-VRd-groep in vergelijking met 31,3 maanden voor de VRd-groep.
Progressievrije overleving (PFS) was het primaire werkzaamheidseindpunt van IMROZ. Met een mediane follow-upduur van 59,73 maanden toonde de vooraf geplande tweede interimanalyse van PFS een statistisch significante verbetering in PFS, namelijk een daling van 40,4% in het risico op ziekteprogressie of overlijden bij patiënten behandeld met Isa-VRd in vergelijking met patiënten behandeld met VRd.
Werkzaamheidsresultaten staan weergegeven in tabel 14 en Kaplan-Meier-curves voor PFS staan in figuur 5:
Tabel 14*: Werkzaamheid van isatuximab in combinatie met bortezomib, lenalidomide en dexamethason versus bortezomib, lenalidomide en dexamethason bij de behandeling van nieuw gediagnosticeerd multipel myeloom bij patiënten die niet in aanmerking komen voor transplantatie (intent-to-treat-analyse)
| Eindpunt | isatuximab+ bortezomib + lenalidomide + dexamethason N = 265 | bortezomib + lenalidomide + dexamethason N = 181 |
Progressievrije overlevinga Mediaan (maanden) [95%-BI] Hazardratiob [98,5%-BI] p-waarde (gestratificeerde log-ranktest)b | NR [NR-NR] 54,34 [45,21-NR] 0,596 [0,406-0,876] 0,0009 | |
Complete respons of beter (sCR en CR) [95%-BI]c p-waarde (gestratificeerde log-ranktest)b | 74,7% [0,6904-0,7984] 64,1% [0,5664-0,7107] 0,0160 | |
Minimale residuele ziektenegativiteitd en CR [95%-BI]c p-waarde (gestratificeerde Cochran-Mantel-Haenszel-test)b | 55,5% [0,4927-0,6155] 40,9% [0,3365-0,4842] 0,0026 | |
Totaal responspercentagee Responders (sCR+CR+VGPR+PR) [95%-BI]c | 91,3% [0,8726-0,9442] | 92,3% [0,8736-0,9571] |
Stringente complete respons (sCR) Complete respons (CR) Zeer goede partiële respons (VGPR) Partiële respons (PR) | 10,9% 63,8% 14,3% 2,3% | 5,5% 58,6% 18,8% 9,4% |
| a PFS-resultaten werden beoordeeld door een onafhankelijke responscommissie (IRC) op basis van centrale | ||
| laboratoriumgegevens voor M-proteïne en centrale beoordeling van radiologisch beeldvormend onderzoek | ||
| volgens de criteria van de International Myeloma Working Group (IMWG). | ||
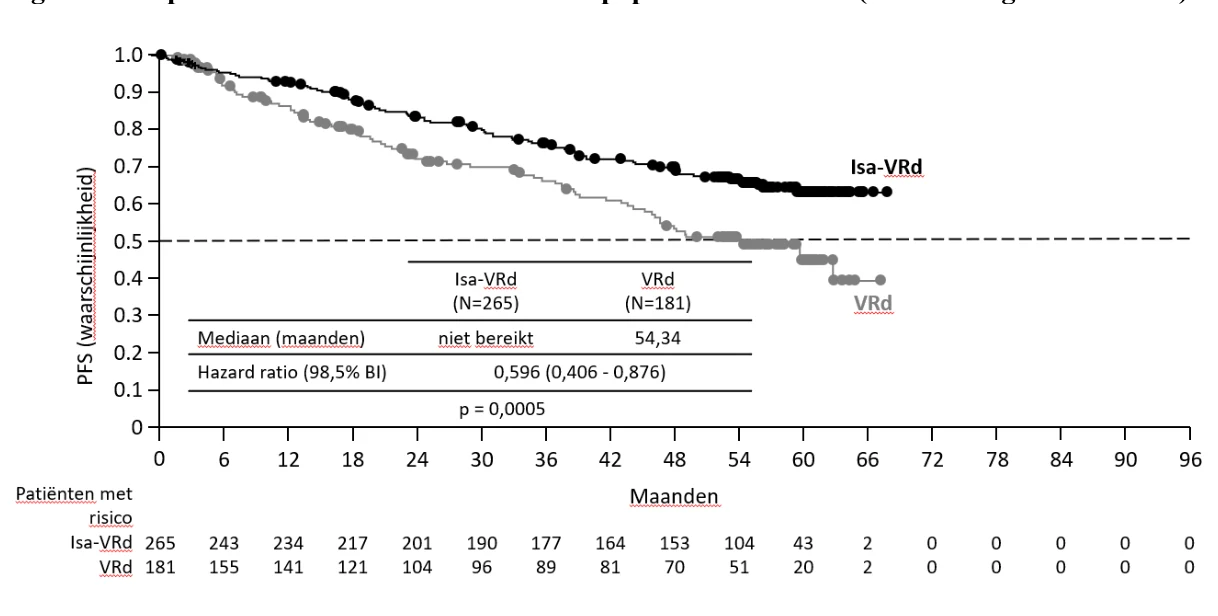 b Gestratificeerd naar leeftijd (<70 jaar versus ≥70 jaar) en het stadium van het Revised International Staging System (R-ISS) (I of II t.o.v. III of niet geclassificeerd) volgens IRT.
c Geschat met behulp van de Clopper-Pearson-methode.
d Gebaseerd op een gevoeligheidsniveau van 10-5 via NGS in ITT-populatie.
e sCR, CR, VGPR en PR werden door de IRC geëvalueerd aan de hand van de IMWG-responscriteria. Resultaten dienen als beschrijvend te worden geïnterpreteerd.
* Cut-off-datum 26 september 2023. Mediane follow-upduur = 59,73 maanden.
NR: niet bereikt
De verbetering van de PFS in de Isa-VRd-groep werd bevestigd door de gevoeligheidsanalyses en werd waargenomen in de meeste subgroepen van patiënten, waaronder patiënten met de chromosoomafwijking 1q21+ (HR = 0,407; 95%-BI: 0,253 tot 0,653), ≥70 jaar (HR = 0,671; 95%-BI: 0,463 tot 0,972), met baseline-eGFR (MDRD) <60 ml/min/1,73 m² (HR = 0,63; 95%-BI: 0,371 tot 1,068), en met ECOG PS >1 (HR = 0,606; 95%-BI: 0,246 tot 1,493).
MRD-negativiteit via NGS (gevoeligheidsdrempel van 10-5) werd bereikt bij 58,1% van de patiënten in de Isa-VRd-groep, met een mediane tijd tot eerste NGS-MRD-negativiteit van 196,5 dagen (bereik: 87-1834). In de VRd-groep werd MRD-negativiteit via NGS (gevoeligheidsdrempel van 10-5) bereikt bij 43,6% van de patiënten, met een mediane tijd tot eerste NGS-MRD-negativiteit van 197,0 dagen (bereik: 107-1512).
Aanhoudende NGS-MRD-negativiteit gedurende minstens 12 maanden kwam voor bij 46,8% van de patiënten in de Isa-VRd-groep en bij 24,3% in de VRd-groep.
De mediane tijd tot progressie werd niet bereikt in de Isa-VRd-groep en was 59,70 maanden (95%-BI: 48,164 tot NR) in de VRd-groep (HR = 0,414; 95%-BI: 0,286 tot 0,598). De mediane duur van de respons werd niet bereikt in de Isa-VRd-groep en was 58,25 maanden (95%-BI: 44,583 tot NR) in de VRd-groep. De mediane tijd tot eerste respons was 1,51 maanden in de Isa-VRd-groep en 1,48 maanden in de VRd-groep. In de Isa-VRd-groep stopte 52,1% van de patiënten de onderzoeksbehandeling, waarvan 14,3% als gevolg van ziekteprogressie. In de VRd-groep stopte 75,7% van de patiënten de onderzoeksbehandeling, waarvan 37% als gevolg van ziekteprogressie. De mediane tijd tot de volgende antimyeloombehandeling werd niet bereikt in de Isa-VRd-groep en was 63,57 maanden in de VRd-groep (HR = 0,376; 95%-BI: 0,265 tot 0,534). De mediane algehele overleving werd voor geen van beide behandelgroepen bereikt. Op basis van de beschrijvende analyse van de algehele overlevingsgegevens is 26% van de patiënten in de Isa-VRd-groep en 32,6% van de patiënten in de VRd-groep overleden (HR = 0,776; 99,97%-BI: 0,407 tot 1,48).
Figuur 5: Kaplan-Meier-curves van PFS – ITT-populatie – IMROZ (beoordeling door de IRC)
Cut-off-datum = 26 september 2023.
GMMG-HD7 (IIT 15403, Isa-IV + VRd vs. VRd)
De werkzaamheid en veiligheid van isatuximab in combinatie met bortezomib, lenalidomide en dexamethason werden geëvalueerd in GMMG-HD7, een prospectief, gerandomiseerd, open-label, fase III-onderzoek met 2 groepen door de Duitssprekende myeloommulticentergroep (German-Speaking Myeloma Multicenter Group, GMMG), bij patiënten met nieuw gediagnosticeerd multipel myeloom die in aanmerking komen voor stamceltransplantatie. De geschiktheid van de patiënt voor ASCT werd voornamelijk beoordeeld op basis van de leeftijd van de patiënt (< 70 jaar oud) of comorbiditeiten waardoor de patiënt geen hoge dosisbehandelingen bij autologe transplantatie zou kunnen krijgen. Het onderzoek werd uitgevoerd in 2 delen; deel 1 omvat inductie- en intensiveringsbehandelingen en deel 2 is de onderhoudsbehandeling (lopende fase). De resultaten van deel 1 worden beschreven.
In totaal werden 662 patiënten in een verhouding van 1:1 gerandomiseerd om ofwel isatuximab in combinatie met bortezomib, lenalidomide en dexamethason (Isa-VRd, 331 patiënten) ofwel bortezomib, lenalidomide en dexamethason (VRd, 331 patiënten) te ontvangen, toegediend in beide groepen gedurende 3 cycli (cyclus 1 t/m 3) van 42 dagen tijdens de inductieperiode. Na cyclus 3 kregen patiënten een standaard intensiveringsbehandeling, inclusief een ASCT. ASCT werd 2-3 maanden na de eerste ASCT herhaald bij patiënten zonder CR of bij patiënten met een hoog risico. In deel 2 werden de patiënten, voorafgaand aan de start van de onderhoudsbehandeling, opnieuw gerandomiseerd in een verhouding van 1:1 om isatuximab in combinatie met lenalidomide of alleen lenalidomide te krijgen. De onderhoudsbehandeling wordt toegediend in cycli van 28 dagen gedurende maximaal 3 jaar tot ziekteprogressie of onaanvaardbare toxiciteit, afhankelijk van wat zich het eerst heeft voorgedaan. In beide behandelingsgroepen kregen patiënten alleen dexamethason tijdens de eerste onderhoudscyclus.
Tijdens de inductieperiode werd isatuximab 10 mg/kg toegediend als een i.v. infusie op dag 1, 8, 15, 22 en 29 in cyclus 1 en op dag 1, 15 en 29 in cyclus 2 tot 3. Bortezomib werd subcutaan toegediend in een dosis van 1,3 mg/m² op dagen 1, 4, 8, 11, 22, 25, 29 en 32 van elke cyclus. Lenalidomide werd oraal toegediend in een dosis van 25 mg/dag van dag 1 tot 14 en van dag 22 tot 35 van elke cyclus. Dexamethason (i.v. op de dagen van de isatuximab-infusies en oraal op de andere dagen) 20 mg/dag werd toegediend op dag 1, 2, 4, 5, 8, 9, 11, 12, 15, 22, 23, 25, 26, 29, 30, 32 en 33 van elke cyclus.
Over het algemeen waren demografische en ziektekenmerken bij de baseline vergelijkbaar tussen de behandelingsgroepen (Isa-VRd t.o.v. VRd). De mediane leeftijd van de patiënten was 59,5 jaar (bereik 26-70 jaar), 23,9% van de patiënten was ≥ 65 jaar. Het percentage patiënten met een nierfunctiestoornis (eGFR < 60 ml/min/1,73 m2) was 19,7% in de Isa-VRd-groep t.o.v. 17,7% in de VRd-groep. Het stadium per het International Staging System (ISS) bij inclusie in de studie was I bij 41,4%, II bij 36,9% en III bij 21,8% van de patiënten. Het stadium per het Revised International Staging System (R-ISS) bij inclusie in de studie was I bij 26,6%, II bij 61% en III bij 8% van de patiënten. In totaal had bij inclusie in de studie, 18,7% van de patiënten chromosomale afwijkingen met een hoog risico; del(17p), t(4;14) en t(14;16) waren aanwezig bij respectievelijk 8,9%, 10,1% en 2,6% van de patiënten. Daarnaast was 1q21+ aanwezig bij 32,9% van de patiënten.
De mediane duur van de inductiebehandeling was 18 weken voor de Isa-VRd- en VRd-groepen. De mediane duur van deel 1 (inductie- en intensiveringsbehandelingen) was 45,4 weken voor de Isa-VRd-groep en 45,1 weken voor de VRd-groep.
De MRD-negativiteit (Minimal residual disease) na de inductiebehandeling, het primaire werkzaamheidseindpunt van GMMG-HD7, was 50,5% (95%-BI: 44,9% tot 56%) in de Isa-VRd-groep t.o.v. 35,6% (95%-BI: 30,5% tot 41,1%) in de VRd-groep (odds ratio: 1,838, 95%-BI: 1,346 tot 2,511, p-waarde: 0,0001). De resultaten toonden een verbetering in MRD-negativiteit (NGF-gevoeligheidsdrempel van 10-5 ), wat een toename van 14,8% vertegenwoordigt in de Isa-VRd-groep in vergelijking met de VRd-groep na inductiebehandeling.
Met een mediane follow-upduur van 49,31 maanden toonde de PFS-analyse vanaf de 1e randomisatie een statistisch significante verbetering met een daling van 35,7% in het risico op ziekteprogressie of overlijden bij patiënten behandeld met Isa-VRd in vergelijking met patiënten behandeld met VRd tijdens de inductie, gevolgd door ASCT en lenalidomide onderhoudsbehandeling (HR=0,643; 95%-BI: 0,456 tot 0,907).
Werkzaamheidsresultaten staan weergegeven in tabel 15 en Kaplan-Meier-curves voor PFS staan in figuur 6
Tabel 15: Werkzaamheid van isatuximab in combinatie met bortezomib, lenalidomide en dexamethason t.o.v. bortezomib, lenalidomide en dexamethason bij de behandeling van nieuw gediagnosticeerd multipel myeloom bij patiënten die in aanmerking komen voor transplantatie (intent-to-treat-analyse)
| Eindpunt | isatuximab + bortezomib + lenalidomide + dexamethason N=331 | bortezomib + lenalidomide + dexamethason N=331 |
PFS vanaf de 1e randomisatie, gevolgd door onderhoudsbehandeling met lenalidomide Mediaan (maanden) | NR | NR |
| [95%-BI] | [NR-NR] | [51,351 tot NR] |
| Hazardratio (95%-BI) | 0,643 [0,456 - 0,907] | |
| p-waarde a (gestratificeerde log-ranktest) b | 0,0111 | |
a Tweezijdig significantieniveau is 0,028
b Gestratificeerd op R-ISS (I of II t.o.v. III t.o.v. niet geclassificeerd) volgens IRT.
CR aan het einde van de inductie was 24,8% (95%-BI: 20,2% tot 29,8%) in de Isa-VRd-groep t.o.v. 22,1% (95%-BI: 17,7% tot 26,9%) in de VRd-groep. CR aan het einde van de intensivering was 46,5% (95%-BI: 41,1% tot 52,1%) in de Isa-VRd-groep t.o.v. 37,2% (95%-BI: 31,9% tot 42,6%) in de VRd-groep.
Bij 18,7% van de patiënten in de Isa-VRd-groep werd zowel NGF MRD-negativiteit (10-5 gevoeligheidsdrempel) als CR bereikt aan het einde van de inductie, vergeleken met 14,5% in de VRd-groep. Bij 40,5% van de patiënten in de Isa-VRd-groep werd zowel NGF MRD-negativiteit (10-5 gevoeligheidsdrempel) als CR bereikt aan het einde van de intensivering, vergeleken met 26,6% in de VRd-groep.
Tijdens de inductieperiode stopte 5,4% van de patiënten met de onderzoeksbehandeling in de Isa-VRd-groep en 10,6% van de patiënten in de VRd-groep.
Met een mediane follow-uptijd van 49,31 maanden waren 14,8% van de patiënten in de Isa-VRd-groep en 12,7% van de patiënten in de VRd-groep overleden.
Figuur 6 – Kaplan-Meier-curves van PFS – ITT-populatie – GMMG-HD7
Cut-off-datum = 31 januari 2024
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met isatuximab subcutaan in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van maligne neoplasmata van het hematopoëtisch en lymfoïd weefsel (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Subcutane formulering
Er zijn geen specifieke studies met subcutane isatuximab uitgevoerd bij pediatrische patiënten.
Intraveneuze formulering
Een fase 2-studie met één arm bij 67 pediatrische patiënten werd uitgevoerd in 3 afzonderlijke ziektecohorten. Negenenvijftig patiënten met recidiverende of refractaire T-acute lymfoblastische leukemie (T-ALL, 11 patiënten), B-acute lymfoblastische leukemie (B-ALL, 25 patiënten) en acute myeloïde leukemie (AML, 23 patiënten) waren te evalueren voor werkzaamheid. Voor patiënten met T-ALL en B-ALL bestond de behandeling uit één inductiecyclus en één consolidatiecyclus. Voor patiënten met AML bestond de behandeling uit maximaal twee inductiecycli. De mediane leeftijd was 8 jaar (bereik 17 maanden tot 17 jaar). Patiënten werden behandeld met isatuximab intraveneus in combinatie met standaard chemotherapieën (bv. antimetabolieten, anthracyclines en alkylerende middelen). Bij een tussentijdse analyse voldeed het percentage volledige respons (het primaire werkzaamheidseindpunt, gedefinieerd als volledige respons, CR of volledige respons met onvolledig perifeer herstel, CRi), niet aan de vooraf gespecificeerde statistische drempel in de 3 cohorten, waarbij 52,0 % van de B-ALL-patiënten, 45,5 % van de T-ALL-patiënten en 60,9 % van de AML-patiënten een volledige respons bereikten (CR+CRi). Het onderzoek werd stopgezet na de vooraf gespecificeerde tussentijdse analyse.
5.2 Farmacokinetische eigenschappen
In de IRAKLIA-hoofdstudie werd isatuximab subcutaan toegediend als een vaste dosis van 1 400 mg met hetzelfde toedieningsschema als isatuximab 10 mg/kg intraveneus toegediend, elke week gedurende 4 weken gevolgd door eenmaal per 2 weken. De mediane tijd om steady-state te bereiken was 22 weken (cyclus 6) met 4,87-voudige accumulatie voor Cdal. De gemiddelde voorspelde Cmax 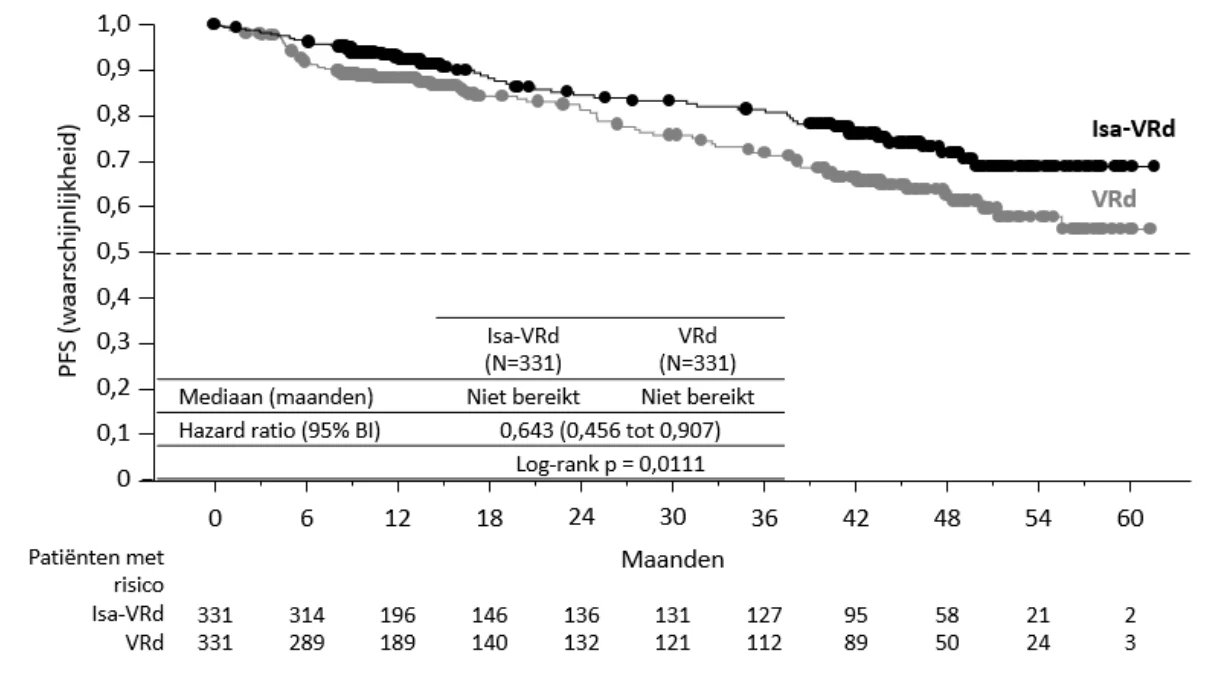 (CV%) en AUC2weken bij steady-state (cyclus 6) waren respectievelijk 594 μg/ml (45,7%) en 188 000 μg.u/ml.
Bij 121 farmacokinetisch evalueerbare patiënten in de isatuximab-SC-groep toonden de resultaten voor het co-primair farmacokinetisch eindpunt, Cdal bij steady state (vóór de dosis op dag 1 van cyclus 6), non-inferioriteit van isatuximab subcutaan 1 400 mg in vergelijking met isatuximab intraveneus 10 mg/kg, met een geometrisch gemiddelde ratio (GMR) voor Cdal van 1,53 (90%-BI: 1,32–1,75). Ook vertoonde Cdal na 4 weken (vóór de dosis op dag 1 van cyclus 2) non-inferioriteit van subcutane isatuximab in vergelijking met intraveneuze isatuximab met een GMR van 1,30 (90%-BI: 1,16-1,47).
Interacties met gelijktijdig toegediende medicatie
De farmacokinetiek van subcutaan isatuximab en gelijktijdig toegediend pomalidomide, carfilzomib, bortezomib en lenalidomide wordt naar verwachting niet beïnvloed door hun gelijktijdige toediening, zoals aangetoond met intraveneus isatuximab.
Absorptie
Na subcutane toediening is de absolute biologische beschikbaarheid van isatuximab 75,9% met een mediane tijd om de maximale concentratie (Tmax) van ongeveer 4 dagen te bereiken.
Distributie
Op basis van de populatiefarmacokinetische analyse is het totale distributievolume 5,68l.
Biotransformatie
Gezien de grootte van het eiwit, wordt isatuximab naar verwachting gemetaboliseerd via niet-verzadigbare proteolytische katabolismeprocessen.
Eliminatie
Isatuximab wordt geëlimineerd via twee parallelle routes, een niet-lineair doelgemedieerde route die overheerst bij lage concentraties en een niet-specifieke lineaire route die overheerst bij hogere concentraties. In het therapeutische plasmaconcentratiebereik is de lineaire route dominant; deze neemt na verloop van tijd af met 60% tot een steady-statewaarde van 4,45 ml/u (0,107 l/dag). Dit wordt geassocieerd met een terminale halfwaardetijd van 40 dagen.
Speciale populaties
Leeftijd
Leeftijd had geen effect op de farmacokinetiek van subcutaan isatuximab op basis van de populatie PK-analyse bij 769 patiënten van 31 tot 86 jaar (17,8% van de patiënten ≥75 jaar).
Geslacht
De farmacokinetische populatieanalyse bij 345 vrouwelijke (44,0 %) en 424 mannelijke (55,1 %) patiënten vertoonde geen klinisch relevant effect van het geslacht op de farmacokinetiek van isatuximab.
Ras
Het ras (blank 66,4%, Aziatisch 15,2%, zwart 2,6%, andere rassen 1,7%) had geen effect op de farmacokinetiek van isatuximab.
Gewicht
De toediening van een vaste dosis isatuximab 1 400 mg subcutane formulering bereikte voldoende blootstelling voor alle lichaamsgewichtsubgroepen (18 patiënten onder 50 kg, 91 patiënten onder 65 kg, 68 patiënten boven 85 kg en 23 patiënten boven 100 kg). Er werden een beperkt aantal patiënten met een lichaamsgewicht >120 kg geïncludeerd in de studies.
Bij steady state waren de gemiddelde voorspelde Cdal en AUC 44% en 41% lager in de lichaamsgewichtgroep >100 kg (maar nog steeds overlappend met blootstellingen na 10 mg/kg isatuximab IV-toediening bij patiënten ≤50 kg), terwijl de gemiddelde Cdal en AUC 24% en 26% hoger waren in de lichaamsgewichtgroep ≤50 kg, in vergelijking met de patiënten met een lichaamsgewicht van respectievelijk 51 kg-100 kg na subcutane toediening.
De verschillen in farmacokinetiek waren niet klinisch significant voor alle lichaamsgewicht-categorieën.
Leverfunctiestoornis
Er werden geen formele studies met isatuximab uitgevoerd bij patiënten met een afgenomen leverfunctie. Van de 769 patiënten betrokken bij de PK-populatieanalyse, vertoonden 95 patiënten een licht afgenomen leverfunctie (totaal bilirubine 1,0 tot 1,5 maal de bovengrens van normaal [ULN] of ASAT > ULN) en 7 patiënten hadden een matig afgenomen leverfunctie (totaal bilirubine >1,5 tot 3 keer ULN en elke ASAT). Een licht afgenomen leverfunctie had geen klinisch betekenisvol effect op de farmacokinetiek van subcutaan isatuximab. Het effect van een matig (totaal bilirubine >1,5 keer tot 3 keer ULN en elke ASAT) en ernstig afgenomen leverfunctie (totaal bilirubine >3 keer ULN en eender welke ASAT) op de farmacokinetiek van subcutaan isatuximab is niet gekend.
Aangezien isatuximab een monoklonaal antilichaam is, verwacht men echter niet dat het door de lever wordt gemetaboliseerd, en als zodanig wordt niet verwacht dat variatie in de leverfunctie de eliminatie van isatuximab zou beïnvloeden (zie rubriek 4.2).
Nierfunctiestoornis
Er werden geen formele studies met isatuximab uitgevoerd bij patiënten met een verminderde nierfunctie. De farmacokinetische populatieanalyses bij 769 patiënten omvatten 380 patiënten met een licht verminderde nierfunctie (eGFR ≥60–<90 ml/min/1,73 m2), 187 patiënten met een matig verminderde nierfunctie (eGFR ≥30–<60 ml/min/1,73 m2) en 8 patiënten met een ernstig verminderde nierfunctie (eGFR <30 ml/min/1,73 m2).
Voor de intraveneuze formulering toonde een farmacokinetische analyse bij 22 patiënten met terminaal nierfalen (End-stage renal disease, ESRD), waaronder patiënten die dialyse kregen (eGFR <15 ml/min/1,73 m²), geen klinisch betekenisvolle effecten van ESRD op de intraveneuze farmacokinetiek van isatuximab in vergelijking met die van normale, licht of matig verminderde nierfunctie. Er is geen dosisaanpassing van isatuximab nodig bij patiënten met lichte, matige, ernstige nierfunctiestoornis of bij terminaal nierfalen.
Analyses suggereerden geen betekenisvol effect van een licht tot ernstig verminderde nierfunctie, waaronder ESRD, op de farmacokinetiek van isatuximab in vergelijking met een normale nierfunctie.
Pediatrische patiënten
Subcutane formulering
Er zijn geen specifieke studies met subcutane isatuximab uitgevoerd bij pediatrische patiënten.
Intraveneuze formulering
In de pediatrische patiëntenpopulatie (van 17 maanden tot 17 jaar oud), varieerde de gemiddelde Cmax na de eerste intraveneuze toediening van isatuximab in de 3 cohorten van 322 tot 433 μg/ml en de gemiddelde AUC1week van 28 592 tot 31 703 μg.u/ml. Na herhaalde intraveneuze toedieningen van isatuximab gedurende 3 weken varieerde de cumulatieve gemiddelde AUC van 130 862 tot 148 397 μg.u/ml. De farmacokinetische gegevens gemeld bij pediatrische patiënten met AML en ALL kwamen overeen met die van volwassenen met ALL en MM bij dezelfde intraveneuze dosis isatuximab.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering, hoewel de geselecteerde soort niet farmacologisch responsief is waardoor de relevantie voor mensen niet bekend is. Onderzoeken naar genotoxiciteit, carcinogeen potentieel en reproductie- en ontwikkelingstoxiciteit werden niet uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Argininehydrochloride
Histidine
Histidinehydrochloridemonohydraat
Poloxameer 188
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende flacon
3 jaar
Na het openen van de flacon (voor gebruik met het CirCLIQ toedieningssysteem of voor handmatige toediening met een spuit)
De chemische en fysische stabiliteit tijdens gebruik van Sarclisa-oplossing voor subcutane injectie werd aangetoond gedurende 4 uur (injectietijd inbegrepen) bij kamertemperatuur (15°C tot 25°C) en omgevingslicht.
Na het inbrengen van de flacon in het CirCLIQ toedieningssysteem
Zodra de flacon is aangeprikt, moet de injectie met de CirCLIQ-injector voor op het lichaam zo snel mogelijk worden uitgevoerd. De CirCLIQ-injector voor op het lichaam moet worden gebruikt bij een temperatuur van 18°C tot 28°C en omgevingslicht. Als de injectie niet binnen 4 uur is gegeven, gooit u de injectieflacon en de injector weg.
Na het overbrengen van de oplossing naar de spuit voor handmatige toediening Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt. Indien niet onmiddellijk gebruikt, zijn de bewaartijden en -omstandigheden tijdens gebruik de verantwoordelijkheid van de gebruiker. De spuit kan maximaal 4 uur worden bewaard bij 15°C tot 25°C en bij omgevingslicht, inclusief de toedieningstijd. Indien niet gebruikt, na 4 uur weggooien.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C).
Niet-aangeprikte injectieflacons kunnen gedurende een eenmalige periode van hoogstens 24 uur bewaard worden bij kamertemperatuur (≤30°C). Zodra de flacon uit de koelkast is gehaald, mag deze niet meer in de koelkast worden teruggeplaatst (zie rubriek 6.6).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities na het inbrengen van de flacon in het CirCLIQ toedieningssysteem voor op het lichaam of van de oplossing in de spuit voor handmatige toediening, zie rubriek 6.3. Voor de bewaarcondities van het CirCLIQ toedieningssysteem voor op het lichaam, raadpleeg de gebruiksaanwijzing van CirCLIQ.
6.5 Aard en inhoud van de verpakking
10 ml oplossing voor subcutane injectie met 1 400 mg isatuximab in een flacon van 20 ml van kleurloos doorzichtig type I-glas, afgesloten met een met ETFE-(copolymeer van ethyleen en tetrafluorethyleen) gecoate broombutyl stop. De flacons zijn voorzien van een aluminium verzegeling met een groene flip-off dop. Het vulvolume is vastgesteld om te verzekeren dat hieruit 10 ml kan worden verwijderd (d.w.z. 10,77 ml).
Verpakkingsgrootte van één injectieflacon.
Het CirCLIQ toedieningssysteem voor op het lichaam is afzonderlijk verpakt van de Sarclisa 1 400 mg oplossing voor subcutane injectie.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Voorbereiding van de subcutane toediening
Sarclisa subcutaan moet toegediend worden door een zorgverlener.
- Om medicatiefouten te voorkomen, controleert u het etiket van de Sarclisa subcutaan injectieflacon om er zeker van te zijn dat het de juiste medicatie is voor subcutaan gebruik (flacon met groene dop). Dien de Sarclisa 1 400 mg oplossing voor subcutane injectie niet intraveneus toe.
Sarclisa subcutaan is klaar voor gebruik.
Bereid Sarclisa 1 400 mg en dien het subcutaan toe met behulp van een hygiënische techniek.
- Laat Sarclisa subcutaan vóór gebruik ongeveer 20 minuten op kamertemperatuur komen om de pijn tijdens de injectie te minimaliseren. Bewaar de niet-aangeprikte injectieflacon vóór gebruik in de oorspronkelijke doos ter bescherming tegen licht. Niet verwarmen. Niet schudden.
De flacons Sarclisa subcutaan moeten vóór gebruik visueel worden geïnspecteerd. De oplossing kan enkele doorzichtige tot witte deeltjes bevatten. Sarclisa subcutaan mag niet worden gebruikt als de oplossing troebel of verkleurd is, of als er andere deeltjes aanwezig zijn dan hierboven beschreven.
Sarclisa subcutaan is enkel bedoeld voor subcutane toediening op de buik met behulp van:
- CirCLIQ toedieningssysteem voor op het lichaam
OF
- 20 ml spuit en infusieset voor handmatige toediening
Voorbereiding met CirCLIQ toedieningssysteem voor op het lichaam
- Raadpleeg de gebruiksaanwijzing van CirCLIQ die bij het hulpmiddel wordt geleverd voor een volledige informatie over voorbereiding en toediening.
- Zodra de flacon is aangeprikt, moet de injectie met de CirCLIQ-injector voor op het lichaam zo snel mogelijk worden uitgevoerd. De CirCLIQ-injector voor op het lichaam moet worden gebruikt bij een temperatuur van 18°C tot 28°C en omgevingslicht. Als de injectie niet binnen 4 uur gegeven is, gooit u de injectieflacon en het toedieningssysteem voor op het lichaam weg.
Voorbereiding met spuit en infusieset voor handmatige toediening
- 1.
Voordat u begint, verzamelt u uw benodigdheden:
- De spuit moet een polypropyleen spuit van 20 ml zijn met een Luer-fitting connector.
De transfernaald moet zijn gemaakt van 18G roestvrij staal met een 5 micron filter en een
Luer-fitting connector.
- De subcutane infusieset moet een 23G roestvrijstalen naald hebben en een slang van maximaal 30 cm lang, gemaakt van polyethyleen of polyvinylchloride, met een Luer-fitting connector.
- 2. De geschiktheid van de bovenstaande materialen voor injectie van Sarclisa subcutaan werd aangetoond in compatibiliteitstesten en klinische studies. Controleer de vervaldatum
- 3. Haal de groene dop van de injectieflacon en veeg de rubberen stop van de injectieflacon af met een alcoholdoekje en laat aan de lucht drogen.
- 4. Bevestig de transfernaald en vul de spuit.
- • Trek met behulp van de transfernaald de volledige inhoud van de Sarclisa subcutaan injectieflacon op in een compatibele spuit van 20 ml.
Opmerking: als de spuit met Sarclisa subcutaan niet onmiddellijk wordt gebruikt:
o vervang de transfernaald door een afsluitdop voor de spuit. Etiketteer de spuit op de juiste wijze met de naam van het geneesmiddel en de toedieningswijze volgens de normen van het ziekenhuis.
o bewaar het maximaal 4 uur bij kamertemperatuur (15°C tot 25°C) en omgevingslicht, inclusief de toedieningstijd. Indien niet gebruikt, na 4 uur weggooien.
- 5. Bevestig de subcutane infusieset aan de spuit en stel de dosis in.
- • Vul de spuit en subcutane infusieset en stel de dosis in op 10 ml.
Opmerking: Om verstopping van de naald te voorkomen, bevestigt u de subcutane infusieset onmiddellijk voorafgaand aan de injectie aan de spuit.
Toediening
- Sarclisa 1 400 mg is alleen voor subcutane toediening op de buik. Er zijn enkel gegevens beschikbaar over injectie in de buik.
- Verander telkens de plaats van de subcutane toediening.
- Injecteer geen andere geneesmiddelen in het gebied waar isatuximab subcutaan wordt geïnjecteerd.
- Injecteer niet op plaatsen waar de huid beschadigd, gevoelig, rood, warm is, littekens heeft of extreem behaard is.
Toediening met CirCLIQ toedieningssysteem voor op het lichaam
- Raadpleeg de gebruiksaanwijzing van CirCLIQ die bij het hulpmiddel wordt geleverd voor een volledige informatie over voorbereiding en toediening.
Toediening met spuit en infusieset voor handmatige toediening
Bereid de injectieplaats voor en breng de naald in
- Veeg de injectieplaats af met een alcoholdoekje en laat deze drogen
- Vermijd injecteren binnen 5 cm rond de navel. Haal de beschermdop van de naald
- Knijp de huid van de injectieplaats op de buik samen. Het is belangrijk om voldoende huid samen te knijpen om onder de huid te injecteren en niet in de spier.
Breng de naald in onder een hoek van 45 graden met een snelle, dart-achtige beweging.
Opmerking: Probeer de naald en spuit tijdens de injectie zo weinig mogelijk te bewegen. Zet de subcutane infusieset indien nodig vast met een verband.
Injecteer 10 ml Sarclisa 1 400 mg subcutaan in de buik gedurende ongeveer 6 minuten.
Pauzeer of injecteer minder snel als de patiënt pijn ervaart. Als de pijn niet vermindert door te pauzeren of minder snel te injecteren, kan er een tweede injectieplaats aan de andere kant van de buik gekozen worden om de rest van de dosis toe te dienen.
Verwijdering
Elk ongebruikt deel van de oplossing moet worden weggegooid. Alle materialen die zijn gebruikt voor de bereiding en toediening moeten worden weggegooid volgens de standaardprocedures.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Sanofi Winthrop Industrie
82 avenue Raspail
94250 Gentilly
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1435/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 30 mei 2020
Datum van laatste verlenging: 20 feb 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.