


SmPC (samenvatting van de productkenmerken) - Sacubitril/Valsartan Teva
1. NAAM VAN HET GENEESMIDDEL
Sacubitril/Valsartan Teva 24 mg/26 mg, filmomhulde tabletten
Sacubitril/Valsartan Teva 49 mg/51 mg, filmomhulde tabletten
Sacubitril/Valsartan Teva 97 mg/103 mg, filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Sacubitril/Valsartan Teva 24 mg/26 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat sacubitrilnatrium overeenkomend met 24,3 mg sacubitril en valsartandinatrium overeenkomend met 25,7 mg valsartan.
Sacubitril/Valsartan Teva 49 mg/51 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat sacubitrilnatrium overeenkomend met 48,6 mg sacubitril en valsartandinatrium overeenkomend met 51,4 mg valsartan.
Sacubitril/Valsartan Teva 97 mg/103 mg, filmomhulde tabletten
Elke filmomhulde tablet bevat sacubitrilnatrium overeenkomend met 97,2 mg sacubitril en valsartandinatrium overeenkomend met 102,8 mg valsartan.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Sacubitril/Valsartan Teva 24 mg/26 mg, filmomhulde tabletten
Violet-witte ronde filmomhulde tabletten zonder breukstreep, met een inscriptie “L” op de ene zijde en glad aan de andere zijde. Geschatte tabletdiameter 6,0 mm.
Sacubitril/Valsartan Teva 49 mg/51 mg, filmomhulde tabletten
Lichtgele ovale biconvexe filmomhulde tabletten met schuine rand, zonder breukstreep, met de inscriptie “I” op de ene zijde en glad aan de andere zijde. Geschatte tabletafmetingen 13,1 mm x 5,2 mm.
Sacubitril/Valsartan Teva 97 mg/103 mg, filmomhulde tabletten
Lichtroze ovale biconvexe filmomhulde tabletten met schuine rand, zonder breukstreep, met de inscriptie “H” op de ene zijde en glad aan de andere zijde. Geschatte tabletafmetingen 15,1 mm x 6,0 mm.
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Hartfalen bij volwassenen
Sacubitril/Valsartan Teva is geïndiceerd bij volwassen patiënten voor de behandeling van symptomatisch chronisch hartfalen met verminderde ejectiefractie (zie rubriek 5.1).
Hartfalen bij kinderen
Sacubitril/Valsartan Teva is geïndiceerd bij kinderen en adolescenten van één jaar of ouder voor de behandeling van symptomatisch chronisch hartfalen met systolische functiestoornis van de linkerventrikel (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Dosering
Algemene overwegingen
Sacubitril/Valsartan Teva moet niet tegelijk met een angiotensine-converting enzym (ACE)-remmer of een angiotensine II-receptorblokker (ARB) worden gebruikt. Vanwege het mogelijke risico op angio-oedeem bij gelijktijdig gebruik met een ACE-remmer, mag het niet worden gestart gedurende ten minste 36 uur na het stopzetten van de behandeling met een ACE-remmer (zie rubrieken 4.3, 4.4 en 4.5).
Het valsartan aanwezig in Sacubitril/Valsartan Teva heeft een hogere biologische beschikbaarheid dan het valsartan in andere tabletformuleringen die op de markt zijn (zie rubriek 5.2).
Als een dosis wordt vergeten, moet de patiënt de volgende dosis innemen op het geplande tijdstip.
Hartfalen bij volwassenen
De aanbevolen startdosis van Sacubitril/Valsartan Teva is één tablet van 49 mg/51 mg tweemaal daags, behalve in de situaties zoals hieronder beschreven. De dosis dient na 2 tot 4 weken verdubbeld te worden tot de doeldosering van één tablet van 97 mg/103 mg tweemaal daags, indien verdragen door de patiënt (zie rubriek 5.1).
Als patiënten verdraagbaarheidsproblemen (systolische bloeddruk [SBD] ≤ 95 mmHg, symptomatische hypotensie, hyperkaliëmie, nierdisfunctie) krijgen, wordt aanpassing van gelijktijdig gebruikte geneesmiddelen, tijdelijke dosisverlaging of stopzetting van Sacubitril/Valsartan Teva aanbevolen (zie rubriek 4.4).
In de PARADIGM-HF-studie werd sacubitril/valsartan toegediend in combinatie met andere therapieën voor hartfalen, in plaats van een ACE-remmer of andere ARB (zie rubriek 5.1). Er is beperkte ervaring
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
bij patiënten die momenteel geen ACE-remmer of een ARB gebruiken, of lage doses van ACE-remmers of ARB’s gebruiken. Daarom wordt een startdosis van 24 mg/26 mg tweemaal daags en langzame dosistitratie (verdubbeling iedere 3-4 weken) aanbevolen bij deze patiënten (zie “TITRATION” in rubriek 5.1).
De behandeling dient niet te worden gestart bij patiënten met een serumkaliumniveau > 5,4 mmol/l of met een SBD < 100 mmHg (zie rubriek 4.4). Een startdosis van 24 mg/26 mg tweemaal daags moet overwogen worden voor patiënten met een SBD ≥ 100 tot 110 mmHg.
Hartfalen bij kinderen
Tabel 1 toont de aanbevolen dosis voor pediatrische patiënten. De aanbevolen dosis moet tweemaal daags oraal worden ingenomen. De dosis moet om de 2-4 weken worden verhoogd tot de streefdosis, zoals die door de patiënt wordt verdragen.
Sacubitril/Valsartan Teva filmomhulde tabletten zijn niet geschikt voor kinderen die minder dan 40 kg wegen. Voor deze patiënten is sacubitril/valsartan granulaat beschikbaar.
Tabel 1. Aanbevolen dosistitratie
| Gewicht patiënt | Tweemaal daags te geven | ||||
|---|---|---|---|---|---|
| Helft van de startdosis* | Startdosis | Tussenliggende dosis | Streefdosis | ||
| Pediatrische patiënten van minder dan 40 kg | 0,8 mg/kg# | 1,6 mg/kg# | 2,3 mg/kg# | 3,1 mg/kg# | |
| Pediatrische patiënten van minstens 40 kg, minder dan 50 kg | 0,8 mg/kg# | 24 mg/26 mg | 49 mg/51 mg | 72 mg/78 mg | |
| Pediatrische patiënten van minstens 50 kg | 24 mg/26 mg | 49 mg/51 mg | 72 mg/78 mg | 97 mg/103 mg | |
*De helft van de startdosis wordt aanbevolen bij patiënten die geen ACE-remmer of een ARB hebben gebruikt of lage doses van deze geneesmiddelen hebben gebruikt, patiënten met een verminderde nierfunctie (geschatte glomerulaire filtratiesnelheid (Estimated Glomerular Filtration Rate) [eGFR] < 60 ml/min/1,73 m2) en patiënten met een matig verminderde leverfunctie (zie speciale patiëntengroepen).
#0,8 mg/kg, 1,6 mg/kg, 2,3 mg/kg en 3,1 mg/kg verwijzen naar de gecombineerde hoeveelheid van sacubitril en valsartan en moeten worden toegediend met behulp van granulaat.
Bij patiënten die momenteel geen ACE-remmer of ARB gebruiken of die lage doses van deze geneesmiddelen gebruiken, wordt de helft van de startdosis aanbevolen. Voor pediatrische patiënten met een gewicht van 40 kg tot minder dan 50 kg wordt een startdosis van 0,8 mg/kg tweemaal daags (gegeven als granulaat) aanbevolen. Na de start moet de dosis worden verhoogd tot de standaard startdosis volgens de aanbevolen dosistitratie in Tabel 1 en om de 3-4 weken worden aangepast.
Bijvoorbeeld, een pediatrische patiënt van 25 kg die niet eerder een ACE-remmer heeft gebruikt, moet
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
beginnen met de helft van de standaard startdosis, wat overeenkomt met 20 mg (25 kg × 0,8 mg/kg) tweemaal daags, gegeven als granulaat. Na afronding naar het dichtstbijzijnde aantal volledige capsules komt dit overeen met tweemaal daags 2 capsules van 6 mg/6 mg sacubitril/valsartan.
De behandeling mag niet worden gestart bij patiënten met een serumkaliumgehalte > 5,3 mmol/l of met een SBD < 5e percentiel voor de leeftijd van de patiënt. Indien patiënten verdraagbaarheidsproblemen ondervinden (SBD < 5e percentiel voor de leeftijd van de patiënt, symptomatische hypotensie, hyperkaliëmie, verminderde nierfunctie), wordt aanpassing van bijkomende geneesmiddelen, tijdelijke neertitratie of stopzetting van Sacubitril/Valsartan Teva aanbevolen (zie rubriek 4.4).
Speciale patiëntengroepen
Ouderen
De dosis moet in overeenstemming zijn met de nierfunctie van de oudere patiënt.
Verminderde nierfunctie
Er is geen dosisaanpassing nodig bij patiënten met een licht (eGFR 60-90 ml/min/1,73 m2) verminderde nierfunctie.
De helft van de startdosis moet overwogen worden voor patiënten met een matig verminderde nierfunctie (eGFR 30-60 ml/min/1,73 m2). Aangezien er zeer beperkte klinische ervaring is bij patiënten met een ernstig verminderde nierfunctie (eGFR < 30 ml/min/1,73 m2) (zie rubriek 5.1) moet Sacubitril/Valsartan Teva met voorzichtigheid worden gebruikt en wordt de helft van de startdosis aanbevolen. Bij pediatrische patiënten met een gewicht van 40 kg tot minder dan 50 kg wordt een startdosis van 0,8 mg/kg tweemaal daags (gegeven als granulaat) aanbevolen. Na de start moet de dosis worden verhoogd volgens de aanbevolen dosistitratie om de 2-4 weken.
Er is geen ervaring bij patiënten met eindstadium nierfalen en gebruik van Sacubitril/Valsartan Teva wordt niet aanbevolen.
Verminderde leverfunctie
Er is geen dosisaanpassing vereist bij het toedienen van Sacubitril/Valsartan Teva aan patiënten met een licht verminderde leverfunctie (Child-Pugh-klasse A).
Er is beperkte klinische ervaring bij patiënten met een matig verminderde leverfunctie (Child-Pugh-klasse B) of met aspartaataminotransferase (ASAT)/alanineaminotransferase (ALAT)-waardes meer dan tweemaal de bovenlimiet van het normale bereik. Sacubitril/Valsartan Teva moet met voorzichtigheid worden gebruikt bij deze patiënten en de helft van de startdosis is aanbevolen (zie rubrieken 4.4 en 5.2). Bij pediatrische patiënten met een gewicht van 40 kg tot minder dan 50 kg wordt een startdosis van 0,8 mg/kg tweemaal daags (gegeven als granulaat) aanbevolen. Na de start moet de dosis worden verhoogd volgens de aanbevolen dosistitratie om de 2-4 weken.
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
Sacubitril/Valsartan Teva is gecontra-indiceerd bij patiënten met een ernstig verminderde leverfunctie, biliaire cirrose of cholestase (Child-Pugh-klasse C) (zie rubriek 4.3).
Pediatrische patiënten
De veiligheid en werkzaamheid van Sacubitril/Valsartan Teva bij kinderen jonger dan 1 jaar is niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 5.1, maar er kan geen doseringsadvies worden gegeven.
Wijze van toediening
Oraal gebruik.
Sacubitril/Valsartan Teva kan met of zonder voedsel worden toegediend (zie rubriek 5.2). De tabletten moeten met een glas water worden ingenomen. Het wordt niet aanbevolen de tabletten te breken of fijn te maken.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stoffen of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Gelijktijdig gebruik met ACE-remmers (zie rubrieken 4.4 en 4.5). Sacubitril/Valsartan Teva mag pas 36 uur na stopzetting van de behandeling met een ACE-remmer worden toegediend.
- Bekende voorgeschiedenis van angio-oedeem die verband houdt met eerdere behandeling met een ACE-remmer of ARB (zie rubriek 4.4).
- Erfelijk of idiopathisch angio-oedeem (zie rubriek 4.4).
- Gelijktijdig gebruik met aliskiren-bevattende geneesmiddelen bij patiënten met diabetes mellitus of bij patiënten met een verminderde nierfunctie (eGFR < 60 ml/min/1,73 m2) (zie rubrieken 4.4 en 4.5).
- Ernstig verminderde leverfunctie, biliaire cirrose of cholestase (zie rubriek 4.2).
- Tweede en derde trimesters van de zwangerschap (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Dubbele blokkade van het renine-angiotensine-aldosteronsysteem (RAAS)
- De combinatie van sacubitril/valsartan met een ACE-remmer is gecontra-indiceerd vanwege het toegenomen risico op angio-oedeem (zie rubriek 4.3). Sacubitril/valsartan mag pas 36 uur na het innemen van de laatste dosis van de behandeling met een ACE-remmer worden gestart. Als de behandeling met sacubitril/valsartan wordt gestopt, mag de behandeling met een ACE-remmer pas 36 uur na de laatste dosis sacubitril/valsartan worden gestart (zie rubrieken 4.2, 4.3 en 4.5).
De combinatie van sacubitril/valsartan met directe renineremmers zoals aliskiren wordt niet aanbevolen (zie rubriek 4.5). De combinatie van sacubitril/valsartan met aliskiren-bevattende geneesmiddelen is gecontra-indiceerd bij patiënten met diabetes mellitus of bij patiënten met een verminderde nierfunctie (eGFR < 60 ml/min/1,73 m2) (zie rubrieken 4.3 en 4.5).
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
- Sacubitril/Valsartan Teva bevat valsartan en moet daarom niet gelijktijdig met een ander ARB-bevattend geneesmiddel worden toegediend (zie rubrieken 4.2 en 4.5).
Hypotensie
De behandeling mag alleen worden gestart als de SBD ≥ 100 mmHg voor volwassen patiënten of ≥ 5e percentiel SBD voor de leeftijd van de pediatrische patiënt is. Patiënten met een SBD onder deze waarden zijn niet onderzocht (zie rubriek 5.1) Er zijn gevallen gemeld van symptomatische hypotensie bij volwassen patiënten die tijdens klinische onderzoeken (zie rubriek 4.8) met sacubitril/valsartan werden behandeld, voornamelijk bij patiënten ≥ 65 jaar, patiënten met nierziekte en patiënten met een lage SBD (< 112 mmHg). Als de behandeling met sacubitril/valsartan wordt gestart, of bij dosistitratie, moet de bloeddruk routinematig worden gecontroleerd. Als hypotensie optreedt, wordt een tijdelijke dosisverlaging of stopzetting van sacubitril/valsartan aanbevolen (zie rubriek 4.2). Dosisaanpassing van diuretica, gelijktijdig gebruik van antihypertensiva en behandeling van andere oorzaken van hypotensie (bijv. hypovolemie) moeten overwogen worden. Symptomatische hypotensie treedt waarschijnlijk eerder op als het een patiënt met volumedepletie betreft, bijv. door behandeling met diuretica, zoutarm dieet, diarree of braken. Natrium- en/of volumedepletie moet gecorrigeerd worden voor het starten van de behandeling met sacubitril/valsartan; een dergelijke corrigerende maatregel moet echter zorgvuldig worden afgewogen tegen het risico op volumeoverbelasting.
Verminderde nierfunctie
De evaluatie van patiënten met hartfalen moet altijd een beoordeling van de nierfunctie bevatten. Patiënten met een licht tot matig verminderde nierfunctie lopen meer risico hypotensie te krijgen (zie rubriek 4.2). Er is zeer beperkte klinische ervaring bij patiënten met een ernstig verminderde nierfunctie (geschatte eGFR < 30 ml/min/1,73 m2) en deze patiënten lopen het grootste risico op hypotensie (zie rubriek 4.2). Er is geen ervaring bij patiënten met eindstadium nierfalen en het gebruik van sacubitril/valsartan wordt niet aanbevolen.
Verslechtering van de nierfunctie
Het gebruik van sacubitril/valsartan kan gepaard gaan met een verminderde nierfunctie. Het risico kan verder toenemen door dehydratatie of gelijktijdig gebruik van niet-steroïde anti-inflammatoire middelen (NSAID’s) (zie rubriek 4.5). Dosisverlaging moet overwogen worden bij patiënten die een klinisch significante vermindering van de nierfunctie ontwikkelen.
Hyperkaliëmie
De behandeling moet niet worden gestart als het serumkaliumniveau > 5,4 mmol/l is bij volwassen patiënten en > 5,3 mmol/l bij pediatrische patiënten. Het gebruik van sacubitril/valsartan kan gepaard gaan met een verhoogd risico van hyperkaliëmie, hoewel hypokaliëmie ook kan voorkomen (zie rubriek 4.8). Controle van kalium in het serum wordt aanbevolen, met name bij patiënten met risicofactoren, zoals een verminderde nierfunctie, diabetes mellitus of hypoaldosteronisme of patiënten die een kaliumrijk dieet volgen of mineralocorticoïdreceptorantagonisten (MRA’s) gebruiken (zie rubriek 4.2). Als patiënten klinisch significante hyperkaliëmie ervaren, wordt aanpassing van gelijktijdig gebruikte geneesmiddelen of tijdelijke dosisverlaging of stopzetting aanbevolen. Als het serumkaliumniveau > 5,4
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
mmol/l is, moet stopzetting van sacubitril/valsartan overwogen worden.
Angio-oedeem
Angio-oedeem is gemeld bij patiënten die behandeld werden met sacubitril/valsartan. Als angio-oedeem optreedt, moet sacubitril/valsartan onmiddellijk worden stopgezet en moet passende behandeling en controle worden geboden tot verschijnselen en klachten volledig en aanhoudend zijn verdwenen. Het mag niet opnieuw worden toegediend. In gevallen van bevestigd angio-oedeem waarbij de zwelling beperkt is gebleven tot het gezicht en de lippen, is de aandoening over het algemeen zonder behandeling verdwenen, hoewel antihistaminica nuttig zijn geweest bij het verlichten van klachten.
Angio-oedeem geassocieerd met larynxoedeem kan dodelijk zijn. Wanneer er sprake is van betrokkenheid van de tong, glottis of larynx waardoor waarschijnlijk een luchtwegobstructie wordt veroorzaakt, moet snel een passende behandeling, bijv. adrenalineoplossing 1 mg/1 ml (0,3-0,5 ml) worden toegediend en/of dienen maatregelen te worden genomen om vrije luchtwegen te garanderen.
Patiënten met een voorgeschiedenis van angio-oedeem zijn niet onderzocht. Aangezien zij een hoger risico kunnen hebben op angio-oedeem, is voorzichtigheid geboden als sacubitril/valsartan bij deze patiënten wordt gebruikt. Sacubitril/valsartan is gecontra-indiceerd bij patiënten met een bekende voorgeschiedenis van angio-oedeem die verband houdt met eerdere behandeling met een ACE-remmer of ARB of met erfelijk of idiopathisch angio-oedeem (zie rubriek 4.3).
Negroïde patiënten hebben een verhoogde gevoeligheid voor het ontwikkelen van angio-oedeem (zie rubriek 4.8).
Intestinaal angio-oedeem is gemeld bij patiënten die werden behandeld met angiotensine II-receptorantagonisten, waaronder valsartan (zie rubriek 4.8). Bij deze patiënten deden zich buikpijn, misselijkheid, braken en diarree voor. De symptomen verdwenen na stopzetting van angiotensine II-receptorantagonisten. Wanneer intestinaal angio-oedeem wordt vastgesteld, moet het gebruik van sacubitril/valsartan worden gestaakt en moet gepaste monitoring plaatsvinden tot de symptomen volledig zijn verdwenen.
Patiënten met een stenose van de nierarterie
Sacubitril/valsartan kan de concentraties bloedureum en serumcreatinine verhogen bij patiënten met een bilaterale of unilaterale stenose van de nierarterie. Voorzichtigheid is vereist bij patiënten met een stenose van de nierarterie en controle van de nierfunctie wordt aanbevolen.
Patiënten met New York Heart Association (NYHA) functionele klasse IV
Voorzichtigheid is geboden als de behandeling met sacubitril/valsartan wordt gestart bij patiënten met NYHA functionele klasse IV wegens beperkte klinische ervaring bij deze populatie.
B-type-natriuretisch peptide (BNP)
BNP is geen geschikte biomarker voor hartfalen bij patiënten die met sacubitril/valsartan worden
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
behandeld aangezien het een neprilysinesubstraat is (zie rubriek 5.1).
Patiënten met verminderde leverfunctie
Er is beperkte klinische ervaring bij patiënten met een matig verminderde leverfunctie (Child-Pugh-klasse B) of met ASAT/ALAT-waardes meer dan tweemaal de bovenlimiet van het normale bereik. Bij deze patiënten kan de blootstelling verhoogd zijn en de veiligheid is niet vastgesteld. Voorzichtigheid is daarom aanbevolen bij het gebruik bij deze patiënten (zie rubriek 4.2 en 5.2). Sacubitril/valsartan is gecontra-indiceerd bij patiënten met een ernstig verminderde leverfunctie, biliaire cirrose of cholestase (Child-Pugh klasse C) (zie rubriek 4.3).
Psychische stoornissen
Psychiatrische voorvallen zoals hallucinaties, paranoia en slaapstoornissen, in de context van psychotische voorvallen, zijn in verband gebracht met het gebruik van sacubitril/valsartan. Als een patiënt dergelijke voorvallen ervaart, dient stopzetting van de behandeling met sacubitril/valsartan te worden overwogen.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Interacties die leiden tot een contra-indicatie
ACE-remmers
Het gelijktijdig gebruik van sacubitril/valsartan met ACE-remmers is gecontra-indiceerd, omdat gelijktijdige remming van neprilysine (NEP) en ACE het risico van angio-oedeem kan verhogen. Sacubitril/valsartan mag pas 36 uur na het innemen van de laatste dosis van de behandeling met een ACE-remmer worden gestart. De behandeling met een ACE-remmer mag pas 36 uur na de laatste dosis sacubitril/valsartan worden gestart (zie rubrieken 4.2 en 4.3).
Aliskiren
Het gelijktijdige gebruik van sacubitril/valsartan met aliskiren-bevattende geneesmiddelen is gecontra-indiceerd bij patiënten met diabetes mellitus en bij patiënten met een verminderde nierfunctie (eGFR < 60 ml/min/1,73 m2) (zie rubriek 4.3). De combinatie van sacubitril/valsartan met directe renineremmers zoals aliskiren wordt niet aanbevolen (zie rubriek 4.4). Combinatie van sacubitril/valsartan met aliskiren is mogelijk geassocieerd met een hogere frequentie van bijwerkingen zoals hypotensie, hyperkaliëmie en een verminderde nierfunctie (waaronder acuut nierfalen) (zie rubrieken 4.3 en 4.4).
Interacties die ertoe leiden dat gelijktijdig gebruik niet wordt aanbevolen
Sacubitril/valsartan bevat valsartan en moet daarom niet gelijktijdig met een ander ARB-bevattend geneesmiddel worden toegediend (zie rubriek 4.4).
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
Interacties die voorzorgen vereisen
OATP1B1- en OATP1B3-substraten, bijv. statines
In-vitro-gegevens duiden erop dat sacubitril OATP1B1- en OATP1B3-transporters remt. Sacubitril/valsartan kan daarom mogelijk de systemische blootstelling verhogen van OATP1B1- en OATP1B3-substraten, zoals statines.
Gelijktijdige toediening van sacubitril/valsartan verhoogde de Cmax van atorvastatine en zijn metabolieten maximaal 2 maal en de AUC maximaal 1,3 maal. Voorzichtigheid is geboden wanneer sacubitril/valsartan gelijktijdig met statines wordt toegediend. Er werd geen klinisch relevante interactie waargenomen bij gelijktijdige toediening van simvastatine met sacubitril/valsartan.
PDE5-remmers waaronder sildenafil
Toevoeging van een enkele dosis sildenafil aan sacubitril/valsartan bij steady state bij patiënten met hypertensie ging gepaard met een significant grotere bloeddrukverlaging in vergelijking met de toediening van alleen sacubitril/valsartan. Daarom is voorzichtigheid geboden wanneer sildenafil of een andere PDE-5-remmer wordt gestart bij patiënten die worden behandeld met sacubitril/valsartan.
Kalium
Gelijktijdig gebruik van kaliumsparende diuretica (triamtereen, amiloride), mineralocorticoïdreceptorantagonisten (bijv. spironolacton, eplerenon), kaliumsupplementen, zoutvervangers met kalium of andere stoffen (zoals heparine) kan leiden tot verhoogde serumkaliumconcentraties en verhoogde serumcreatinineconcentraties. Controle van kalium in het serum wordt aanbevolen als sacubitril/valsartan gelijktijdig met deze middelen wordt toegediend (zie rubriek 4.4).
Niet-steroïde anti-inflammatoire middelen (NSAID’s), inclusief selectieve cyclo-oxygenase-2-remmers (COX-2-remmers)
Bij oudere patiënten, patiënten met volumedepletie (inclusief patiënten op een behandeling met diuretica) of patiënten met een verstoorde nierfunctie kan het gelijktijdige gebruik van sacubitril/valsartan en NSAID’s leiden tot een verhoogd risico op een verslechtering van de nierfunctie. Om die reden wordt de controle van de nierfunctie aanbevolen wanneer de behandeling wordt gestart of veranderd bij patiënten op sacubitril/valsartan die gelijktijdig NSAID’s nemen (zie rubriek 4.4).
Lithium
Omkeerbare stijgingen in de serumlithiumspiegels en toxiciteit werden gemeld tijdens gelijktijdig gebruik van lithium met ACE-remmers of angiotensine II-receptorantagonisten, waaronder sacubitril/valsartan. Daarom wordt deze combinatie niet aanbevolen. Als de combinatie nodig blijkt te zijn, wordt nauwkeurige controle van serumlithiumniveaus aanbevolen. Als ook een diureticum wordt gebruikt, kan het risico op lithiumtoxiciteit mogelijk verder worden verhoogd.
Furosemide
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
Gelijktijdige toediening van sacubitril/valsartan en furosemide had geen effect op de farmacokinetiek van sacubitril/valsartan maar verminderde de Cmax en de AUC van furosemide met respectievelijk 50% en 28%. Hoewel er geen relevante wijziging was van het urinevolume, was de uitscheiding van natrium in de urine binnen 4 uur en 24 uur na gelijktijdige toediening verminderd. De gemiddelde dagelijkse dosis furosemide was onveranderd ten opzichte van baseline tot het einde van de PARADIGM-HF-studie bij patiënten die behandeld werden met sacubitril/valsartan.
Nitraten, bijv. nitroglycerine
Er was geen interactie tussen sacubitril/valsartan en intraveneus toegediende nitroglycerine wat betreft bloeddrukverlaging. Er was een verschil van 5 hartslagen per minuut bij behandeling met gelijktijdige toediening van nitroglycerine en sacubitril/valsartan vergeleken met de toediening van alleen nitroglycerine. Een vergelijkbaar effect op de hartslag kan zich voordoen als sacubitril/valsartan gelijktijdig wordt toegediend met sublinguale, orale of transdermale nitraten. Over het algemeen is geen dosisaanpassing nodig.
OATP en MRP2-transporters
De actieve metabolieten van sacubitril (LBQ657) en valsartan zijn OATP1B1-, OATP1B3-, OAT1- en OAT3-substraten; valsartan is ook een MRP2-substraat. Daarom kan de gelijktijdige toediening van sacubitril/valsartan met remmers van OATP1B1, OATP1B3, OAT3 (bijv. rifampicine, ciclosporine), OAT1 (bijv. tenofovir, cidofovir) of MRP2 (bijv. ritonavir) de systemische blootstelling aan LBQ657 of valsartan verhogen. Passende voorzichtigheid moet in acht worden genomen bij het starten of stoppen van de gelijktijdige behandeling met dergelijke geneesmiddelen.
Metformine
Gelijktijdige toediening van sacubitril/valsartan met metformine verminderde zowel de Cmax als de AUC van metformine met 23%. De klinische relevantie van deze resultaten is onbekend. Daarom moet de klinische status van patiënten die metformine krijgen, worden geëvalueerd als behandeling met sacubitril/valsartan wordt gestart.
Geen significante interactie
Er werd geen klinisch betekenisvolle interactie waargenomen bij de gelijktijdige toediening van sacubitril/valsartan met digoxine, warfarine, hydrochloorthiazide, amlodipine, omeprazol, carvedilol of een combinatie van levonorgestrel/ethinylestradiol.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Het gebruik van sacubitril/valsartan wordt niet aanbevolen tijdens het eerste trimester van de zwangerschap en is gecontra-indiceerd tijdens het tweede en derde trimester van de zwangerschap (zie rubriek 4.3).
Valsartan
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
Epidemiologisch bewijs voor het risico van teratogeniciteit na blootstelling aan ACE-remmers tijdens het eerste trimester van de zwangerschap is niet eenduidig; een kleine verhoging van het risico kan echter niet uitgesloten worden. Hoewel er geen gecontroleerde epidemiologische gegevens zijn over het risico met ARB’s, kan het risico bij deze klasse van geneesmiddelen vergelijkbaar zijn. Tenzij voortzetting van ARB-therapie essentieel wordt geacht, moeten patiënten die een zwangerschap plannen, worden overgezet op een alternatieve antihypertensieve therapie met een bekend veiligheidsprofiel voor gebruik tijdens de zwangerschap. Als zwangerschap wordt vastgesteld, moet de behandeling met ARB’s onmiddellijk worden stopgezet en, indien nodig, een andere behandeling worden gestart. Van blootstelling aan ARB-therapie tijdens het tweede en derde trimester is bekend dat het humane foetotoxiciteit (verminderde nierfunctie, oligohydramnion, vertraagde ossificatie van de schedel) en neonatale toxiciteit (nierfalen, hypotensie, hyperkaliëmie) induceert.
Als blootstelling aan ARB’s heeft plaatsgevonden vanaf het tweede trimester van de zwangerschap, dan wordt een echoscopie van de nierfunctie en de schedel aanbevolen. Baby’s van wie de moeder ARB’s hebben genomen, moeten nauwgezet worden gecontroleerd op hypotensie (zie rubriek 4.3).
Sacubitril
Er zijn geen gegevens over het gebruik van sacubitril bij zwangere vrouwen. Dieronderzoek heeft reproductietoxiciteit aangetoond (zie rubriek 5.3).
Sacubitril/valsartan
Er zijn geen gegevens over het gebruik van sacubitril/valsartan bij zwangere vrouwen. Dieronderzoek met sacubitril/valsartan heeft reproductietoxiciteit aangetoond (zie rubriek 5.3).
Borstvoeding
Beperkte gegevens tonen aan dat sacubitril en zijn actieve metaboliet LBQ657 in zeer lage hoeveelheden in de moedermelk worden uitgescheiden, met een geschatte relatieve dosis voor de zuigeling van 0,01% voor sacubitril en 0,46% voor de actieve metaboliet LBQ657, wanneer toegediend aan vrouwen die borstvoeding geven in een dosis van 24 mg/26 mg sacubitril/valsartan, tweemaal daags. Volgens dezelfde gegevens lag valsartan onder de detectielimiet. Er is onvoldoende informatie over de effecten van sacubitril/valsartan bij pasgeborenen/zuigelingen. Vanwege het mogelijke risico van bijwerkingen bij met moedermelk gevoede pasgeborenen/zuigelingen, wordt sacubitril/valsartan niet aanbevolen bij vrouwen die borstvoeding geven.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van sacubitril/valsartan op de menselijke vruchtbaarheid. In onderzoeken ermee werd geen stoornis van de vruchtbaarheid aangetoond bij mannelijke en vrouwelijke ratten (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Sacubitril/valsartan heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
bedienen. Bij het rijden of het bedienen van machines moet rekening gehouden worden met het feit dat soms duizeligheid of vermoeidheid optreedt.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen bij volwassenen tijdens de behandeling met sacubitril/valsartan waren hypotensie (17,6%), hyperkaliëmie (11,6%) en nierfunctiestoornissen (10,1%) (zie rubriek 4.4). Angio-oedeem werd gemeld bij patiënten behandeld met sacubitril/valsartan (0,5%) (zie beschrijving van geselecteerde bijwerkingen).
Overzicht van de bijwerkingen in tabelvorm
Bijwerkingen worden gerangschikt volgens systeem/orgaanklasse waarbij de frequentst voorkomende eerst worden genoemd volgens de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep worden de bijwerkingen gerangschikt in volgorde van afnemende ernst.
Tabel 2. Lijst van bijwerkingen
| Systeem/orgaanklasse | Voorkeursterm | Frequentiecategorie |
|---|---|---|
| Bloed- en lymfestelselaandoeningen | Anemie | Vaak |
| Immuunsysteemaandoeningen | Overgevoeligheid | Soms |
| Voedings- en stofwisselingsstoornissen | Hyperkaliëmie* | Zeer vaak |
| Hypokaliëmie | Vaak | |
| Hypoglykemie | Vaak | |
| Hyponatriëmie | Soms | |
| Psychische stoornissen | Hallucinaties** | Zelden |
| Slaapstoornissen | Zelden | |
| Paranoia | Zeer zelden | |
| Zenuwstelselaandoeningen | Duizeligheid | Vaak |
| Hoofdpijn | Vaak | |
| Syncope | Vaak | |
| Duizeligheid houdingsafhankelijk | Soms | |
| Myoclonus | Niet bekend | |
| Evenwichtsorgaan- en ooraandoeningen | Vertigo | Vaak |
| Bloedvataandoeningen | Hypotensie* | Zeer vaak |
| Orthostatische hypotensie | Vaak | |
| Ademhalingsstelsel-, borstkas- en | Hoesten | Vaak |
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
| mediastinumaandoeningen | ||
|---|---|---|
| Maagdarmstelselaandoeningen | Diarree | Vaak |
| Misselijkheid | Vaak | |
| Gastritis | Vaak | |
| Intestinaal angio-oedeem | Zeer zelden | |
| Huid- en onderhuidaandoeningen | Pruritus | Soms |
| Huiduitslag | Soms | |
| Angio-oedeem* | Soms | |
| Nier- en urinewegaandoeningen | Verminderde nierfunctie* | Zeer vaak |
| Nierfalen (nierfalen, acuut nierfalen) | Vaak | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid | Vaak |
| Asthenie | Vaak |
*Zie beschrijving van geselecteerde bijwerkingen.
**Inclusief auditieve en visuele hallucinaties.
Beschrijving van geselecteerde bijwerkingen
Angio-oedeem
Angio-oedeem is gemeld bij patiënten die behandeld werden met sacubitril/valsartan. In PARADIGM-HF werd angio-oedeem gemeld bij 0,5% van de patiënten die behandeld werden met sacubitril/valsartan, tegen 0,2% van de patiënten die behandeld werden met enalapril. Een hogere incidentie van angio-oedeem werd waargenomen bij negroïde patiënten die behandeld werden met sacubitril/valsartan (2,4%) en enalapril (0,5%) (zie rubriek 4.4).
Hyperkaliëmie en serumkalium
In PARADIGM-HF werden hyperkaliëmie en serumkaliumconcentraties > 5,4 mmol/l gemeld bij respectievelijk 11,6% en 19,7% van de patiënten die behandeld werden met sacubitril/valsartan en 14,0% en 21,1% van de patiënten die behandeld werden met enalapril.
Bloeddruk
In PARADIGM-HF werden hypotensie en klinisch relevante lage systolische bloeddruk (< 90 mmHg en daling vanaf baseline van > 20 mmHg) gemeld bij respectievelijk 17,6% en 4,76% van de patiënten die behandeld werden met sacubitril/valsartan en 11,9% en 2,67% van de patiënten die behandeld werden met enalapril.
Verminderde nierfunctie
In PARADIGM-HF werd verminderde nierfunctie gemeld bij 10,1% van de patiënten die behandeld werden met sacubitril/valsartan en 11,5% van de patiënten die behandeld werden met enalapril.
Pediatrische patiënten
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
In het PANORAMA-HF-onderzoek werd de veiligheid van sacubitril/valsartan beoordeeld in een gerandomiseerd onderzoek met actief controlemiddel van 52 weken bij 375 pediatrische patiënten met hartfalen (HF) in de leeftijd van 1 maand tot < 18 jaar in vergelijking met enalapril. De 215 patiënten die doorgingen in het langlopende open-label vervolgonderzoek (PANORAMA-HF OLE) werden behandeld gedurende een mediane periode van 2,5 jaar, tot maximaal 4,5 jaar. Het veiligheidsprofiel dat werd waargenomen in beide onderzoeken was vergelijkbaar met dat van volwassen patiënten. Veiligheidsgegevens bij patiënten in de leeftijd van 1 maand tot < 1 jaar waren beperkt.
Er zijn beperkte veiligheidsgegevens beschikbaar bij pediatrische patiënten met matig verminderde leverfunctie of matig tot ernstig verminderde nierfunctie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Er zijn beperkte gegevens beschikbaar met betrekking tot overdosering bij mensen. Een enkele dosis van 583 mg sacubitril/617 mg valsartan en meerdere doses van 437 mg sacubitril/463 mg valsartan (14 dagen) werden onderzocht bij gezonde volwassen vrijwilligers en werden goed verdragen.
Hypotensie is het waarschijnlijkste symptoom van overdosering vanwege de bloeddrukverlagende effecten van sacubitril/valsartan. Een symptomatische behandeling moet worden toegepast.
Vanwege de sterke eiwitbinding wordt het geneesmiddel waarschijnlijk niet uit het lichaam verwijderd door hemodialyse (zie rubriek 5.2).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: middelen aangrijpend op het renine-angiotensinesysteem; angiotensine II-receptorblokkers (ARB’s), overige combinatiepreparaten, ATC-code: C09DX04.
Werkingsmechanisme
Sacubitril/valsartan vertoont het werkingsmechanisme van een angiotensinereceptor-neprilysine-remmer door tegelijk neprilysine (neutrale endopeptidase, NEP) te remmen via LBQ657, de werkzame metaboliet van de prodrug sacubitril, en door de angiotensine II type 1-receptor (AT1-receptor) te blokkeren via valsartan. De aanvullende cardiovasculaire voordelen van sacubitril/valsartan bij patiënten
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
met hartfalen worden toegeschreven aan de versterking van de peptiden die worden afgebroken door neprilysine, zoals natriuretische peptiden (NP), door LBQ657 en de gelijktijdige remming van de effecten van angiotensine II door valsartan. NP’s werken door het activeren van membraangebonden, aan guanylylcyclase gekoppelde receptoren, die leiden tot verhoogde concentraties van de tweede boodschapper cyclisch guanosinemonofosfaat (cGMP), die kunnen leiden tot vaatverwijding, natriurese en diurese, verhoogde glomerulaire filtratiesnelheid en renale doorbloeding, remming van de renine- en aldosteronafgifte, verlaging van de sympathische activiteit en antihypertrofe en antifibrotische effecten.
Valsartan remt de schadelijke cardiovasculaire en renale effecten van angiotensine II door de AT1-receptor selectief te blokkeren en remt daarnaast de angiotensine II-afhankelijke aldosteronafgifte. Dit voorkomt aanhoudende activering van het renine-angiotensine-aldosteronsysteem dat zou leiden tot vasoconstrictie, natrium- en vochtretentie in de nieren, activatie van celgroei en -proliferatie en daaropvolgende maladaptieve cardiovasculaire remodelling.
Farmacodynamische effecten
De farmacodynamische effecten van sacubitril/valsartan werden beoordeeld na toedieningen van enkelvoudige en meervoudige doses bij gezonde proefpersonen en bij patiënten met hartfalen en zijn consistent met gelijktijdige neprilysineremming en RAAS-blokkade. In een valsartan-gecontroleerd onderzoek van 7 dagen bij patiënten met een verminderde ejectiefractie (HFrEF) leidde de toediening van sacubitril/valsartan tot een initiële toename van natriurese, verhoogde cGMP in urine en verlaagde plasmaniveaus van midregionaal proatriaal natriuretisch peptide (MR-proANP) en N-terminaal prohormoon breinnatriuretisch peptide (NT-proBNP) in vergelijking met valsartan. In een onderzoek van 21 dagen bij patiënten met HFrEF verhoogde sacubitril/valsartan significant het ANP en cGMP in urine en het cGMP in plasma en verlaagde het NT-proBNP, aldosteron en endotheline-1 in plasma in vergelijking met baseline. De AT1-receptor werd ook geblokkeerd zoals blijkt uit de verhoogde plasmarenineactiviteit en de plasmarenineconcentraties. In het PARADIGM-HF-onderzoek verlaagde sacubitril/valsartan het NT-proBNP in plasma en verhoogde het BNP in plasma en cGMP in urine in vergelijking met enalapril. In het PANORAMA-HF-onderzoek werd een vermindering van NT-proBNP waargenomen op week 4 en 12 voor sacubitril/valsartan (40,2% en 49,8%) en enalapril (18,0% en 44,9%) in vergelijking met de baseline. De NT-proBNP-niveaus bleven dalen tijdens de duur van het onderzoek met een vermindering van 65,1% voor sacubitril/valsartan en 61,6% voor enalapril op week 52 ten opzichte van baseline. BNP is geen geschikte biomarker voor hartfalen bij patiënten die met sacubitril/valsartan worden behandeld omdat BNP een neprilysinesubstraat is (zie rubriek 4.4). NT-proBNP is geen neprilysinesubstraat en is daarom een geschiktere biomarker.
In een degelijk klinisch onderzoek naar QTc bij gezonde mannelijke proefpersonen hadden enkelvoudige doses van sacubitril/valsartan 194 mg sacubitril/206 mg valsartan en 583 mg sacubitril/617 mg valsartan geen effect op cardiale repolarisatie.
Neprilysine is een van meerdere enzymen die betrokken zijn bij de klaring van β-amyloïd (Aβ) uit de hersenen en cerebrospinale vloeistof (cerebrospinal fluid, CSF). Toediening van sacubitril/valsartan 194 mg sacubitril/206 mg valsartan eenmaal daags gedurende twee weken aan gezonde proefpersonen
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
ging gepaard met een toename van Aβ1-38 in CSF in vergelijking met placebo; er waren geen veranderingen in de concentraties van Aβ1-40 en 1-42 in CSF. Het is niet bekend wat de klinische relevantie van deze bevinding is (zie rubriek 5.3).
Klinische werkzaamheid en veiligheid
Aan de 24 mg/26 mg, 49 mg/51 mg en 97 mg/103 mg sterktes worden in sommige publicaties gerefereerd als 50 mg, 100 mg en 200 mg.
PARADIGM-HF
PARADIGM-HF, het fase 3-hoofdonderzoek, was een multinationaal, gerandomiseerd, dubbelblind onderzoek met 8.442 patiënten waarin sacubitril/valsartan werd vergeleken met enalapril, beide toegediend aan volwassen patiënten met chronisch hartfalen, NYHA-klasse II-IV en verminderde ejectiefractie (linkerventrikel-ejectiefractie [LVEF] ≤ 40%, later gewijzigd in ≤ 35%) naast een andere behandeling voor hartfalen. Het primaire eindpunt was het samengestelde eindpunt van overlijden door cardiovasculaire oorzaak of ziekenhuisopname vanwege hartfalen (HF). Patiënten met een SBD < 100 mmHg, ernstig verminderde nierfunctie (eGFR < 30 ml/min/1,73 m2) en ernstig verminderde leverfunctie werden uitgesloten bij de screening en daarom niet prospectief onderzocht.
Voorafgaand aan deelname aan het onderzoek werden patiënten goed behandeld met standaardbehandeling die onder andere bestond uit ACE-remmers/ARB’s (> 99%), bètablokkers (94%), mineralocorticoïdreceptorantagonisten (58%) en diuretica (82%). De mediane duur van de follow-up was 27 maanden en patiënten werden gedurende maximaal 4,3 jaar behandeld.
Patiënten moesten hun bestaande behandeling met ACE-remmer of ARB-therapie stopzetten en meedoen aan een sequentiële enkelblinde inloopperiode. Tijdens die periode werden ze behandeld met tweemaal daags enalapril 10 mg, gevolgd door een enkelblinde behandeling met sacubitril/valsartan 100 mg tweemaal daags, die werd verhoogd tot 200 mg tweemaal daags (zie rubriek 4.8 voor stopzettingen gedurende deze periode). Vervolgens werden ze gerandomiseerd naar de dubbelblinde periode van het onderzoek. Tijdens die periode kregen ze tweemaal daags sacubitril/valsartan 200 mg of enalapril 10 mg [sacubitril/valsartan (n = 4.209); enalapril (n = 4.233)].
De gemiddelde leeftijd van de onderzochte populatie was 64 jaar en 19% was 75 jaar of ouder. Bij randomisatie had 70% van de patiënten NYHA-klasse II, 24% klasse III en 0,7% klasse IV. De gemiddelde LVEF was 29% en er waren 963 (11,4%) patiënten met een baseline LVEF > 35% en ≤ 40%.
In de sacubitril/valsartan-groep gebruikte 76% van de patiënten nog de doeldosering van 200 mg tweemaal daags aan het eind van het onderzoek (gemiddelde dagelijkse dosis van 375 mg). In de enalaprilgroep bleef 75% van de patiënten op de doeldosering van 10 mg tweemaal daags aan het eind van het onderzoek (gemiddelde dagelijkse dosis van 18,9 mg).
Sacubitril/valsartan was superieur ten opzichte van enalapril door vermindering van overlijden door
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
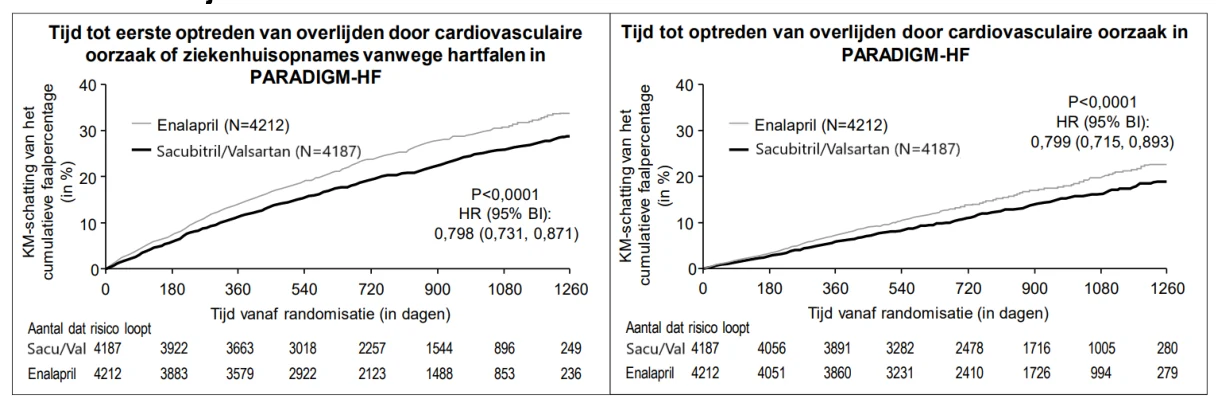
cardiovasculaire oorzaak of ziekenhuisopnames vanwege hartfalen tot 21,8% vergeleken met 26,5% voor patiënten die behandeld werden met enalapril. De absolute risicoreducties waren 4,7% voor het samengestelde eindpunt van overlijden door cardiovasculaire oorzaak of ziekenhuisopname vanwege hartfalen (HF), 3,1% voor alleen overlijden door cardiovasculaire oorzaak en 2,8% voor alleen eerste ziekenhuisopname vanwege hartfalen (HF). De relatieve risicoreductie was 20% versus enalapril (zie Tabel 3). Dit effect werd vroeg waargenomen en hield tijdens het gehele onderzoek aan (zie afbeelding 1). Beide componenten droegen bij aan de risicoreductie. Plotseling overlijden was verantwoordelijk voor 45% van de gevallen van overlijden door cardiovasculaire oorzaak en was verminderd met 20% bij met sacubitril/valsartan behandelde patiënten in vergelijking met patiënten die met enalapril werden behandeld (hazardratio [HR] 0,80; p = 0,0082). Pompfalen was verantwoordelijk voor 26% van de gevallen van overlijden door cardiovasculaire oorzaak en was verminderd met 21% bij met sacubitril/valsartan behandelde patiënten in vergelijking met patiënten die met enalapril werden behandeld (HR 0,79; p = 0,0338).
Deze risicoreductie werd consistent waargenomen bij verschillende subgroepen, waaronder geslacht, leeftijd, ras, geografie, NYHA-klasse (II/III), ejectiefractie, nierfunctie, geschiedenis van diabetes of hypertensie, eerdere behandeling voor hartfalen en atriumfibrilleren.
Sacubitril/valsartan verbeterde de overleving met een significante vermindering van overlijden ongeacht de oorzaak met 2,8% (sacubitril/valsartan: 17%, enalapril 19,8%). De relatieve risicoreductie was 16% in vergelijking met enalapril (zie Tabel 3).
Tabel 3. Behandeleffect voor het primaire samengestelde eindpunt, de onderdelen ervan en overlijden ongeacht de oorzaak gedurende een mediane opvolging van 27 maanden
Sacubitril/ valsartan N = 4.187♯ n (%) | Enalapril N = 4.212♯ n (%) | Hazardratio (95% BI) | Relatieve risico-reductie | p-waarde*** | |
|---|---|---|---|---|---|
| Primair samengesteld eindpunt van overlijden door cardiovasculaire oorzaak en ziekenhuisopnames vanwege hartfalen* | 914 (21,83) | 1.117 (26,52) | 0,80 (0,73-0,87) | 20% | 0,0000002 |
| Individuele onderdelen van het primaire samengestelde eindpunt | |||||
| Overlijden door cardiovasculaire oorzaak** | 558 (13,33) | 693 (16,45) | 0,80 (0,71-0,89) | 20% | 0,00004 |
| Eerste ziekenhuisopname vanwege hartfalen | 537 (12,83) | 658 (15,62) | 0,79 (0,71-0,89) | 21% | 0,00004 |
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
| Secundair eindpunt | |||||
|---|---|---|---|---|---|
| Overlijden ongeacht de oorzaak | 711 (16,98) | 835 (19,82) | 0,84 (0,76-0,93) | 16% | 0,0005 |
*Het primaire eindpunt werd gedefinieerd als de tijd tot het eerste voorval van overlijden door cardiovasculaire oorzaak of ziekenhuisopname vanwege hartfalen (HF).
**Overlijden door cardiovasculaire oorzaak omvat alle patiënten die overleden tot de sluitingsdatum, ongeacht eerdere ziekenhuisopname.
***Eenzijdige p-waarde.
♯Volledige analyseset.
Afbeelding 1. Kaplan-Meiercurves voor het primaire samengestelde eindpunt en voor het onderdeel overlijden door cardiovasculaire oorzaak
TITRATION
TITRATION was een veiligheids- en verdraagbaarheidsonderzoek van 12 weken bij 538 patiënten met chronisch hartfalen (NYHA klasse II-IV) en systolische dysfunctie (linkerventrikel-ejectiefractie ≤ 35%) die naïef waren voor behandeling met een ACE-remmer of ARB of die verschillende doses ACE-remmers of ARB’s gebruikten voor ze aan het onderzoek gingen meedoen. Patiënten kregen een startdosis sacubitril/valsartan van 50 mg tweemaal daags die werd verhoogd tot 100 mg tweemaal daags en vervolgens tot de doeldosering van 200 mg tweemaal daags, in een schema van 3 of 6 weken. Meer patiënten die naïef waren voor eerdere behandeling met een ACE-remmer of ARB of die een behandeling met een lage dosis kregen (overeenkomend met < 10 mg enalapril/dag) waren in staat om sacubitril/valsartan 200 mg te bereiken en te handhaven wanneer de dosis werd verhoogd gedurende een periode van 6 weken (84,8%) in vergelijking met een periode van 3 weken (73,6%). Over het geheel genomen werd de doeldosering sacubitril/valsartan van 200 mg tweemaal daags zonder dosisonderbreking of -verlaging door 76% van de patiënten bereikt en gehandhaafd gedurende 12 weken.
Pediatrische patiënten
PANORAMA-HF
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
PANORAMA-HF, een fase 3-onderzoek, was een multinationaal, gerandomiseerd, dubbelblind onderzoek waarin sacubitril/valsartan en enalapril werden vergeleken bij 375 pediatrische patiënten in de leeftijd van 1 maand tot < 18 jaar met hartfalen als gevolg van systemische systolische functiestoornis van de linkerventrikel (LVEF ≤ 45% of fractionele verkorting ≤ 22,5%). Het primaire doel was te bepalen of sacubitril/valsartan superieur was aan enalapril bij pediatrische patiënten met HF gedurende een behandelingsduur van 52 weken op basis van een globaal gerangschikt eindpunt. Het globaal gerangschikte primaire eindpunt werd afgeleid door patiënten te rangschikken (slechtste tot beste uitkomst) op basis van klinische voorvallen zoals overlijden, inleiding van mechanische levensondersteuning, opname op de lijst voor dringende harttransplantatie, verslechtering van HF, metingen van functionele capaciteit (NYHA/ROSS-scores), en door de patiënt gemelde symptomen van HF (Patient Global Impression Scale [PGIS]). Patiënten met systemische rechterventrikels of enkele ventrikels en patiënten met restrictieve of hypertrofische cardiomyopathie werden uitgesloten van het onderzoek. De beoogde onderhoudsdosis sacubitril/valsartan was 2,3 mg/kg tweemaal daags bij pediatrische patiënten van 1 maand tot < 1 jaar en 3,1 mg/kg tweemaal daags bij patiënten van 1 tot < 18 jaar met een maximale dosis van 200 mg tweemaal daags. De beoogde onderhoudsdosis van enalapril was 0,15 mg/kg tweemaal daags bij pediatrische patiënten van 1 maand tot < 1 jaar en 0,2 mg/kg tweemaal daags bij patiënten van 1 tot < 18 jaar met een maximale dosis van 10 mg tweemaal daags.
In het onderzoek waren 9 patiënten in de leeftijd van 1 maand tot < 1 jaar, 61 patiënten in de leeftijd van 1 jaar tot < 2 jaar, 85 patiënten in de leeftijd van 2 tot < 6 jaar en 220 patiënten in de leeftijd van 6 tot < 18 jaar. Bij baseline was 15,7% van de patiënten NYHA/ROSS klasse I, 69,3% klasse II, 14,4% klasse III en 0,5% klasse IV. De gemiddelde LVEF was 32%. De meest voorkomende onderliggende oorzaken van het hartfalen waren gerelateerd aan cardiomyopathie (63,5%). Vóór de deelname aan het onderzoek werden de patiënten meestal behandeld met ACE-remmers/ARB’s (93%), bètablokkers (70%), aldosteronantagonisten (70%) en diuretica (84%).
De Mann-Whitney Odds van het globaal gerangschikte primaire eindpunt was 0,907 (95% BI 0,72; 1,14), numeriek in het voordeel van sacubitril/valsartan (zie Tabel 4). Sacubitril/valsartan en enalapril lieten vergelijkbare klinisch relevante verbeteringen zien in de secundaire eindpunten NYHA/ROSS-klasse en PGIS-scoreverandering ten opzichte van de baseline. Op week 52 waren de veranderingen in de NYHA/ROSS functionele klasse ten opzichte van de baseline: verbeterd in 37,7% en 34,0%; onveranderd in 50,6% en 56,6%; verslechterd in 11,7% en 9,4% van de patiënten voor respectievelijk sacubitril/valsartan en enalapril. Evenzo waren de veranderingen in de PGIS-score ten opzichte van de baseline: verbeterd in 35,5% en 34,8%; onveranderd in 48,0% en 47,5%; verslechterd in 16,5% en 17,7% van de patiënten voor respectievelijk sacubitril/valsartan en enalapril. NT-proBNP was in beide behandelingsgroepen aanzienlijk verminderd ten opzichte van de baseline. De omvang van de NT-proBNP-reductie met sacubitril/valsartan was vergelijkbaar met die welke werd waargenomen bij volwassen patiënten met hartfalen in PARADIGM-HF. Omdat sacubitril/valsartan de resultaten verbeterde en NT-proBNP verminderde in PARADIGM-HF, werden de verminderingen van NT-proBNP in combinatie met de symptomatische en functionele verbeteringen ten opzichte van de baseline in PANORAMA-HF beschouwd als een redelijke basis om klinische voordelen af te leiden bij pediatrische
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
patiënten met hartfalen. Er waren te weinig patiënten jonger dan 1 jaar om de werkzaamheid van sacubitril/valsartan in deze leeftijdsgroep te evalueren.
Tabel 4. Behandelingseffect voor het globaal gerangschikte primaire eindpunt in PANORAMA-HF
Sacubitril/valsartan N = 187 | Enalapril N = 188 | Behandelingseffect | |
|---|---|---|---|
| Globaal gerangschikt primair eindpunt | Kans op gunstig resultaat (%)* | Kans op gunstig resultaat (%)* | Kansen** (95% BI) |
| 52,4 | 47,6 | 0,907 (0,72; 1,14) |
*De kans op een gunstig resultaat of de Mann-Whitney Probability (MWP) voor de gegeven behandeling werd geschat op basis van het percentage overwinningen in paarsgewijze vergelijkingen van de globale rangschikkingsscore tussen met sacubitril/valsartan behandelde patiënten versus met enalapril behandelde patiënten (elke hogere score telt als één overwinning en elke gelijke score telt als een halve overwinning).
**Mann-Whitney Odds werd berekend als de geschatte MWP voor enalapril gedeeld door de geschatte MWP voor sacubitril/valsartan, met kansen < 1 in het voordeel van sacubitril/valsartan en > 1 in het voordeel van enalapril.
5.2 Farmacokinetische eigenschappen
Het valsartan in sacubitril/valsartan heeft een hogere biologische beschikbaarheid dan het valsartan in andere tabletformuleringen die op de markt zijn: 26 mg, 51 mg en 103 mg valsartan in sacubitril/valsartan komt overeen met respectievelijk 40 mg, 80 mg en 160 mg valsartan in andere tabletformuleringen die op de markt zijn.
Volwassen patiënten
Absorptie
Na orale toediening valt sacubitril/valsartan uiteen in valsartan en de prodrug sacubitril. Sacubitril wordt verder gemetaboliseerd tot de actieve metaboliet LBQ657. Deze bereiken piekplasmaconcentraties in respectievelijk 2 uur, 1 uur en 2 uur. De absolute orale biologische beschikbaarheid van sacubitril en valsartan wordt geschat op respectievelijk meer dan 60% en 23%.
Na tweemaal daagse toediening van sacubitril/valsartan worden steady-state-niveaus van sacubitril, LBQ657 en valsartan in drie dagen bereikt. Sacubitril en valsartan accumuleren niet significant in steady state, LBQ657 accumuleert 1,6 maal. Toediening met voedsel heeft geen klinisch significante invloed op de systemische blootstelling aan sacubitril, LBQ657 en valsartan. Sacubitril/valsartan kan worden toegediend met of zonder voedsel.
Distributie
Sacubitril, LBQ657 en valsartan binden sterk aan plasma-eiwitten (94-97%). Gebaseerd op de vergelijking van blootstelling in plasma en CSF passeert LBQ657 de bloed-hersenbarrière in beperkte
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
mate (0,28%). Het gemiddelde schijnbare verdelingsvolume van valsartan en sacubitril was respectievelijk 75 en 103 liter.
Biotransformatie
Sacubitril wordt gemakkelijk omgezet naar LBQ657 door carboxylesterases 1b en 1c; LBQ657 wordt verder niet in significante mate gemetaboliseerd. Valsartan wordt minimaal gemetaboliseerd, aangezien slechts 20% van de dosis als metabolieten wordt teruggevonden. Een hydroxylmetaboliet van valsartan is in lage concentraties (< 10%) in plasma gevonden.
Omdat CYP450-enzymgemedieerde metabolisering van sacubitril en valsartan minimaal is, wordt niet verwacht dat de gelijktijdige toediening met geneesmiddelen die CYP450-enzymen beïnvloeden, effect heeft op de farmacokinetiek.
In-vitro-metabolismeonderzoeken wijzen erop dat de mogelijkheid van geneesmiddelinteracties op basis van CYP450 laag is, aangezien sacubitril/valsartan in beperkte mate wordt gemetaboliseerd via CYP450-enzymen. Sacubitril/valsartan induceert of remt CYP450-enzymen niet.
Eliminatie
Na orale toediening wordt 52-68% sacubitril (voornamelijk als LBQ657) en ~13% valsartan en de metabolieten ervan uitgescheiden in urine; 37-48% sacubitril (voornamelijk als LBQ657) en 86% valsartan en de metabolieten ervan worden uitgescheiden in feces.
Sacubitril, LBQ657 en valsartan worden geëlimineerd uit plasma met een gemiddelde eliminatiehalfwaardetijd (T½) van respectievelijk ongeveer 1,43 uur, 11,48 uur en 9,90 uur.
Lineariteit/non-lineariteit
De farmacokinetiek van sacubitril, LBQ657 en valsartan was ongeveer lineair over een sacubitril/valsartan-dosisbereik van 24 mg sacubitril/26 mg valsartan tot 97 mg sacubitril/103 mg valsartan.
Speciale patiëntengroepen
Ouderen
De blootstelling aan LBQ657 en valsartan is bij proefpersonen ouder dan 65 jaar verhoogd met respectievelijk 42% en 30% in vergelijking met jongere proefpersonen.
Verminderde nierfunctie
Er werd een correlatie waargenomen tussen nierfunctie en systemische blootstelling aan LBQ657 bij patiënten met licht tot ernstig verminderde nierfunctie. De blootstelling aan LBQ657 bij patiënten met een matig (30 ml/min/1,73 m2 ≤ eGFR < 60 ml/min/1,73 m2) en ernstig verminderde nierfunctie (15 ml/min/1,73 m2 ≤ eGFR < 30 ml/min/1,73 m2) was 1,4 maal en 2,2 maal hoger vergeleken met patiënten met een licht verminderde nierfunctie (60 ml/min/1,73 m2 ≤ eGFR < 90 ml/min/1,73 m2), de
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
grootste groep patiënten die deelnam aan PARADIGM-HF. De blootstelling aan valsartan was bij patiënten met een matig en ernstig verminderde nierfunctie vergelijkbaar met die bij patiënten met een licht verminderde nierfunctie. Er werden geen onderzoeken uitgevoerd bij patiënten die gedialyseerd worden. LBQ657 en valsartan binden echter sterk aan plasma-eiwitten en worden daardoor waarschijnlijk niet effectief verwijderd met dialyse.
Verminderde leverfunctie
Bij patiënten met een licht tot matig verminderde leverfunctie nam de blootstelling aan sacubitril respectievelijk met een factor 1,5 en 3,4 toe, aan LBQ657 met een factor 1,5 en 1,9 en aan valsartan met een factor 1,2 en 2,1 in vergelijking met matchende gezonde proefpersonen. Bij patiënten met licht tot matig verminderde leverfunctie nam de blootstelling van vrije concentraties LBQ657 echter met een factor van respectievelijk 1,47 en 3,08 toe en de blootstelling aan vrije concentraties valsartan nam met een factor van respectievelijk 1,09 en 2,20 toe, in vergelijking met matchende gezonde proefpersonen. Sacubitril/valsartan is niet onderzocht bij patiënten met een ernstig verminderde leverfunctie, biliaire cirrose of cholestase (zie rubrieken 4.3 en 4.4).
Effect van geslacht
De farmacokinetiek van sacubitril/valsartan (sacubitril, LBQ657 en valsartan) is vergelijkbaar bij mannelijke en vrouwelijke proefpersonen.
Pediatrische patiënten
De farmacokinetiek van sacubitril/valsartan werd geëvalueerd bij pediatrische patiënten met hartfalen in de leeftijd van 1 maand tot < 1 jaar en 1 jaar tot < 18 jaar en gaf aan dat het farmacokinetische profiel van sacubitril/valsartan bij pediatrische en volwassen patiënten vergelijkbaar is.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens (waaronder onderzoeken met sacubitril- en valsartancomponenten en/of sacubitril/valsartan) duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel en vruchtbaarheid.
Vruchtbaarheid, reproductie en ontwikkeling
De behandeling met sacubitril/valsartan tijdens de organogenese leidde tot een toegenomen embryofoetale letaliteit bij ratten in doses ≥ 49 mg sacubitril/51 mg valsartan/kg/dag (≤ 0,72 maal de maximaal aanbevolen dosis bij mensen (maximum recommended human dose), [MRHD] op basis van de AUC) en konijnen in doses ≥ 4,9 mg sacubitril/5,1 mg valsartan/kg/dag (2 maal en 0,03 maal de MRHD op basis van de AUC van respectievelijk valsartan en LBQ657). Het is teratogeen gebaseerd op een lage incidentie van foetale hydrocefalie bij maternaal toxische doses die werd waargenomen bij konijnen bij een dosis sacubitril/valsartan van ≥ 4,9 mg sacubitril/5,1 mg valsartan/kg/dag. Cardiovasculaire afwijkingen (voornamelijk cardiomegalie) werden waargenomen bij konijnenfoetussen bij een maternaal niet-toxische dosis (1,46 mg sacubitril/1,54 mg valsartan/kg/dag). Een lichte stijging
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
van twee foetale skeletafwijkingen (misvormde sternebra, tweedelige ossificatie van sternebra) werd waargenomen bij konijnen bij een sacubitril/valsartan-dosis van 4,9 mg sacubitril/5,1 mg valsartan/kg/dag. De embryofoetale bijwerkingen van sacubitril/valsartan worden toegeschreven aan de angiotensinereceptorblokkerende werking (zie rubriek 4.6).
Behandeling met sacubitril tijdens de organogenese leidde tot embryofoetale letaliteit en embryofoetale toxiciteit (lager foetaal lichaamsgewicht en skeletmisvormingen) bij konijnen bij doseringen die geassocieerd werden met maternale toxiciteit (500 mg/kg/dag; 5,7 maal de MRHD gebaseerd op de AUC van LBQ657). Een lichte algehele vertraging in botvorming werd waargenomen bij doses > 50 mg/kg/dag. Deze bevinding wordt niet beschouwd als bijwerking. Er werd geen bewijs van embryofoetale toxiciteit of teratogeniciteit waargenomen bij ratten die behandeld werden met sacubitril. Het embryofoetale no-observed adverse effect level (NOAEL) voor sacubitril was ten minste 750 mg/kg/dag bij ratten en 200 mg/kg/dag bij konijnen (2,2 maal de MRHD gebaseerd op de AUC van LBQ657).
Pre- en postnatale ontwikkelingsstudies bij ratten die werden uitgevoerd met sacubitril in hoge doses tot 750 mg/kg/dag (2,2 maal de MRHD op basis van de AUC) en valsartan in doses tot 600 mg/kg/dag (0,86 maal de MRHD op basis van de AUC) wijzen erop dat behandeling met sacubitril/valsartan tijdens de organogenese, dracht en lactatie de ontwikkeling en overleving van de jongen kan beïnvloeden.
Andere preklinische bevindingen
Sacubitril/valsartan
De effecten van sacubitril/valsartan op β-amyloïdconcentraties in CSF en hersenweefsel werden beoordeeld bij jonge cynomolgusapen (2-4 jaar oud) die gedurende twee weken werden behandeld met sacubitril/valsartan (24 mg sacubitril/26 mg valsartan/kg/dag). In dit onderzoek was de klaring van β-amyloïd (Aβ) in CSF bij cynomolgusapen verminderd, met een toename van de niveaus van Aβ1-40, -1-42 en -1-38 in CSF; er was geen overeenkomende toename in de Aβ-niveaus in de hersenen. Toenames van de Aβ1-40 en -1-42 in CSF werden niet waargenomen tijdens een onderzoek met gezonde vrijwilligers van twee weken bij mensen (zie rubriek 5.1). Verder was er in een toxicologisch onderzoek bij cynomolgusapen die behandeld werden met sacubitril/valsartan in een dosis van 146 mg sacubitril/154 mg valsartan/kg/dag gedurende 39 weken geen bewijs voor de aanwezigheid van amyloïdplaques in de hersenen. De hoeveelheid amyloïd werd echter niet kwantitatief gemeten in dit onderzoek.
Sacubitril
Bij jonge ratten die behandeld werden met sacubitril (postnatale dagen 7 tot 70), was er een verminderde leeftijdgebonden botmassaontwikkeling en botverlenging bij ongeveer 2-maal de AUC-blootstelling aan de actieve metaboliet van sacubitril, LBQ657, gebaseerd op de pediatrische klinische dosis sacubitril/valsartan van 3,1 mg/kg tweemaal daags. Het mechanisme voor deze bevindingen bij jonge ratten, en bijgevolg de relevantie voor de pediatrische populatie bij de mens, is onbekend. Een onderzoek bij volwassen ratten toonde slechts een minimaal voorbijgaand remmend effect op de
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
botmineraaldichtheid maar niet op andere parameters die relevant zijn voor botgroei, wat suggereert dat er geen relevant effect van sacubitril op het bot is bij volwassen patiëntenpopulaties onder normale omstandigheden. Een lichte voorbijgaande verstoring door sacubitril van de vroege fase van fractuurgenezing bij volwassenen kan echter niet worden uitgesloten. Uit klinische gegevens bij pediatrische patiënten (PANORAMA-HF-onderzoek) bleek niet dat sacubitril/valsartan invloed heeft op lichaamsgewicht, lengte, hoofdomtrek en fractuurpercentage. De botdichtheid werd in het onderzoek niet gemeten. Langetermijngegevens bij pediatrische patiënten (PANORAMA-HF OLE) hebben geen bewijs laten zien van bijwerkingen van sacubitril/valsartan op (bot)groei of fractuurpercentages.
Valsartan
Bij jonge ratten die behandeld werden met valsartan (postnatale dagen 7 tot 70), veroorzaakten doses van slechts 1 mg/kg/dag aanhoudende onomkeerbare veranderingen van de nieren, bestaande uit tubulaire nefropathie (soms vergezeld van necrose van tubulusepitheel) en dilatatie van het nierbekken. Deze veranderingen van de nier geven een verwacht versterkt farmacologisch effect weer van ACE-remmers en angiotensine II type 1-blokkers; dergelijke effecten worden waargenomen als ratten gedurende de eerste 13 dagen van het leven worden behandeld. Deze periode komt overeen met 36 weken zwangerschap bij de mens, die soms kan voortduren tot 44 weken na de bevruchting bij de mens. Functionele nierrijping is een continu proces in het eerste levensjaar bij de mens. Bijgevolg kan een klinische relevantie bij pediatrische patiënten jonger dan 1 jaar niet worden uitgesloten, terwijl preklinische gegevens niet wijzen op een veiligheidsrisico voor pediatrische patiënten ouder dan 1 jaar.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Talk
Laag-gesubstitueerd hydroxypropylcellulose
Crospovidon
Magnesiumstearaat
Filmomhulling
Sacubitril/Valsartan Teva 24 mg/26 mg & 97 mg/103 mg, filmomhulde tabletten
Hypromellose
Titaandioxide (E171)
Talk
Macrogol 4000
Rood ijzeroxide (E172)
Zwart ijzeroxide (E172)
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG
filmomhulde tabletten
Sacubitril/Valsartan Teva 49 mg/51 mg, filmomhulde tabletten
Hypromellose
Titaandioxide (E171)
Talk
Macrogol 4000
Geel ijzeroxide (E172)
Rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking en andere instructies
PVC/PCTFE (Aclar)-Aluminium blisterverpakkingen en geperforeerde eenheidsafleververpakkingen in kartonnen doosjes.
Sacubitril/Valsartan Teva 24 mg/26 mg, filmomhulde tabletten
Verpakkingsgrootten van 28, 30, 56, 20x1, 28x1, 30x1, 56x1 of 196x1 filmomhulde tabletten.
Sacubitril/Valsartan Teva 49 mg/51 mg, filmomhulde tabletten
Verpakkingsgrootten van 28, 56, 60, 168, 20x1, 28x1, 56x1, 60x1 of 196x1 filmomhulde tabletten.
Sacubitril/Valsartan Teva 97 mg/103 mg, filmomhulde tabletten
Verpakkingsgrootten van 28, 56, 60, 168, 20x1, 56x1, 60x1 of 196x1 filmomhulde tabletten.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
SACUBITRIL/VALSARTAN TEVA 49 MG/51 MG SACUBITRIL/VALSARTAN TEVA 97 MG/103 MG filmomhulde tabletten
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Teva Nederland B.V.
Swensweg 5
2031 GA Haarlem
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 132692, filmomhulde tablet 24 mg/26 mg
RVG 132693, filmomhulde tablet 49 mg/51 mg
RVG 132694, filmomhulde tablet 97 mg/103 mg
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 november 2025
10. DATUM VAN HERZIENING VAN DE TEKST
0526.2v.LD