


SmPC (samenvatting van de productkenmerken) - Rydapt
1. NAAM VAN HET GENEESMIDDEL
Rydapt 25 mg zachte capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke zachte capsule bevat 25 mg midostaurine.
Hulpstoffen met bekend effect
Elke zachte capsule bevat ongeveer 83 mg watervrije ethanol en 415 mg
macrogolglycerolhydroxystearaat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Zachte capsule (capsule).
Lichtoranje langwerpige capsule met de rode opdruk “PKC NVR”. De afmetingen van de capsule zijn ongeveer 25,4 x 9,2 mm.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Rydapt is geïndiceerd:
- in combinatie met standaard inductietherapie met daunorubicine en cytarabine en hoge-dosis consolidatiechemotherapie met cytarabine, gevolgd door Rydapt onderhoudsmonotherapie bij patiënten met een complete respons, bij volwassen patiënten met nieuw gediagnosticeerde acute myeloïde leukemie (AML) die FLT3-mutatiepositief zijn (zie rubriek 4.2);
- als monotherapie voor de behandeling van volwassen patiënten met agressieve systemische mastocytose (ASM), systemische mastocytose met geassocieerde hematologische neoplasie (SM-AHN) of mestcelleukemie (MCL).
4.2 Dosering en wijze van toediening
Behandeling met Rydapt dient te worden gestart door een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Voordat AML-patiënten midostaurine krijgen, moet aanwezigheid van de FLT3-mutatie (interne tandemduplicatie [ITD] of tyrosinekinasedomein [TKD]) bevestigd zijn met behulp van een gevalideerde test.
Dosering
Rydapt moet twee keer per dag oraal worden ingenomen met tussenpozen van ongeveer 12 uur. De capsules moeten met voedsel worden ingenomen (zie rubrieken 4.5 en 5.2).
Profylactische anti-emetica moeten worden toegediend in overeenstemming met de lokale medische richtlijnen en op basis van de verdraagbaarheid bij de patiënt.
AML
De aanbevolen dosis Rydapt is 50 mg twee keer per dag oraal in te nemen.
Rydapt wordt gegeven op dag 8-21 van de inductie- en consolidatiecycli van de chemotherapie en vervolgens, bij patiënten met een complete respons, elke dag als onderhoudsmonotherapie tot recidief gedurende maximaal 12 cycli van telkens 28 dagen (zie rubriek 4.1). Bij patiënten die een hematopoëtische stamceltransplantatie (SCT) krijgen, moet Rydapt gestaakt worden 48 uur voorafgaand aan de voorbereidende behandeling voor SCT.
Dosisaanpassingen bij AML
Aanbevelingen voor dosisaanpassingen van Rydapt bij patiënten met AML zijn weergegeven in tabel 1.
Tabel 1 Aanbevelingen voor het onderbreken, verlagen en stopzetten van de Rydapt-dosering bij patiënten met AML
| Fase | Criteria | Doseren van Rydapt |
Inductie, consolidatie en onderhoud | Graad 3/4 longinfiltraat | Onderbreek de behandeling met Rydapt voor het resterende deel van de cyclus. Hervat de behandeling met Rydapt met dezelfde dosis wanneer het infiltraat vermindert tot graad ≤ 1. |
| Andere graad 3/4 niet-hematologische toxiciteit | Onderbreek de behandeling met Rydapt tot toxiciteiten die op zijn minst mogelijk gerelateerd zijn aan Rydapt, verminderd zijn tot graad ≤ 2, hervat dan de behandeling met Rydapt. | |
| QTc-interval > 470 msec en ≤ 500 msec | Verlaag Rydapt tot 50 mg eenmaal per dag gedurende het resterende deel van de cyclus. Hervat Rydapt met de initiële dosis in de volgende cyclus, op voorwaarde dat het QTc-interval verbetert tot ≤ 470 msec bij de start van de cyclus. Zo niet, ga dan verder met Rydapt 50 mg eenmaal per dag. | |
| QTc-interval > 500 msec | Stop of onderbreek Rydapt voor het resterende deel van de cyclus. Als het QTc-interval verbetert tot ≤ 470 msec vlak voor de volgende cyclus, hervat Rydapt dan met de initiële dosis. Als het QTc-interval niet tijdig verbeterd is om de volgende cyclus te starten, dien dan geen Rydapt toe gedurende die cyclus. Rydapt mag weggelaten worden gedurende zoveel cycli als nodig totdat het QTc-interval verbetert. | |
| Enkel onderhoud | Graad 4 neutropenie (ANC < 0,5 x 10⁹/l) | Onderbreek de behandeling met Rydapt tot ANC ≥ 1,0 x 10⁹/l en hervat daarna de behandeling met twee keer per dag 50 mg. Stop de behandeling met Rydapt als de neutropenie (ANC < 1,0 x 10⁹/l) langer dan twee weken aanhoudt en vermoedelijk gerelateerd is aan Rydapt. |
| Aanhoudende graad 1/2 toxiciteit | Bij aanhoudende graad 1 of 2 toxiciteit die door de patiënt als onaanvaardbaar beschouwd wordt, mag de behandeling tot 28 dagen onderbroken worden. | |
| ANC: Absoluut aantal neutrofielen (Absolute Neutrophil Count) | ||
ASM, SM-AHN en MCL
De aanbevolen startdosering voor Rydapt is 100 mg twee keer per dag oraal in te nemen.
De behandeling moet worden voortgezet zolang er klinisch voordeel wordt waargenomen of tot er onaanvaardbare toxiciteit optreedt.
Dosisaanpassingen bij ASM, SM-AHN en MCL
Aanbevelingen voor dosisaanpassingen van Rydapt bij patiënten met ASM, SM-AHN en MCL zijn weergegeven in tabel 2.
Tabel 2 Aanbevelingen voor het onderbreken, verlagen en stopzetten van de Rydapt-dosering bij patiënten met ASM, SM-AHN of MCL
| Criteria | Doseren van Rydapt |
| ANC < 1,0 x 10⁹/l toegeschreven aan Rydapt bij patiënten zonder MCL, of ANC minder dan 0,5 x 10⁹/l toegeschreven aan Rydapt bij patiënten met een ANC-waarde van 0,5-1,5 x 10⁹/l bij aanvang van de behandeling | Onderbreek de behandeling met Rydapt tot ANC ≥ 1,0 x 10⁹/l. Hervat dan de behandeling met 50 mg twee keer per dag en verhoog de dosis naar 100 mg twee keer per dag, indien dit wordt verdragen. Stop de behandeling met Rydapt als de lage ANC aanhoudt gedurende > 21 dagen en vermoed wordt dat dit gerelateerd is aan Rydapt. |
| Aantal bloedplaatjes lager dan 50 x 109/l toegeschreven aan Rydapt bij patiënten zonder MCL of aantal bloedplaatjes lager dan 25 x 109/l toegeschreven aan Rydapt bij patiënten met aantal bloedplaatjes 25-75 x 109/l bij aanvang van de behandeling | Onderbreek de behandeling met Rydapt tot het aantal bloedplaatjes hoger is dan of gelijk is aan 50 x 109/l. Hervat dan de behandeling met Rydapt met 50 mg twee keer per dag en verhoog de dosis naar 100 mg twee keer per dag, indien dit wordt verdragen. Stop de behandeling met Rydapt als het lage aantal bloedplaatjes aanhoudt gedurende > 21 dagen en vermoed wordt dat dit gerelateerd is aan Rydapt. |
Hemoglobine lager dan 4,96 mmol/l toegeschreven aan Rydapt bij patiënten zonder MCL of levensbedreigende anemie toegeschreven aan Rydapt bij patiënten met een hemoglobinewaarde van 4,96 – 6,21 mmol/l bij aanvang van de behandeling | Onderbreek de behandeling met Rydapt tot de hemoglobinewaarde hoger is dan of gelijk is aan 4,96 mmol/l. Hervat dan de behandeling met Rydapt met 50 mg twee keer per dag en verhoog de dosis naar 100 mg twee keer per dag, indien dit wordt verdragen. Stop de behandeling met Rydapt als de lage hemoglobinewaarde aanhoudt gedurende > 21 dagen en vermoed wordt dat dit gerelateerd is aan Rydapt. |
| Graad 3/4 misselijkheid en/of overgeven ondanks optimale anti-emetische therapie | Onderbreek de behandeling met Rydapt gedurende 3 dagen (6 doses). Hervat dan de behandeling met 50 mg twee keer per dag en verhoog de dosis geleidelijk naar 100 mg twee keer per dag, indien dit wordt verdragen. |
| Andere graad 3/4 niet-hematologische toxiciteit | Onderbreek de behandeling met Rydapt tot de bijwerking verminderd is tot graad ≤ 2. Hervat dan de behandeling met Rydapt met 50 mg twee keer per dag en verhoog de dosis naar 100 mg twee keer per dag, indien dit wordt verdragen. Stop de behandeling met Rydapt als de toxiciteit niet binnen 21 dagen verminderd is tot graad ≤ 2 of wanneer ernstige toxiciteit terugkeert bij een verlaagde dosis Rydapt. |
ANC: Absoluut aantal neutrofielen (Absolute Neutrophil Count) Ernst volgens CTCAE (Common Terminology Criteria for Adverse Events): graad 1 = lichte symptomen; 2 = matige symptomen; 3 = ernstige symptomen; 4 = levensbedreigende symptomen. | |
Gemiste doses
Als de patiënt een dosis mist, moet de volgende dosis op het gebruikelijke tijdstip ingenomen worden.
Als de patiënt moet braken, mag hij of zij geen aanvullende dosis Rydapt innemen, maar moet de volgende dosis op het gebruikelijke tijdstip ingenomen worden.
Speciale populaties
Ouderen (≥ 65 jaar)
Bij patiënten die 65 jaar of ouder zijn, is een aanpassing van de dosering niet vereist (zie rubriek 5.2). Bij patiënten ≥ 60 jaar mag Rydapt alleen gebruikt worden als patiënten in aanmerking komen voor intensieve inductiechemotherapie en een adequate performancestatus hebben zonder significante comorbiditeiten.
Nierfunctiestoornis
Bij patiënten met een lichte tot matige nierfunctiestoornis is een dosisaanpassing niet vereist. De klinische ervaring bij patiënten met ernstige nierfunctiestoornis is beperkt en er zijn geen gegevens beschikbaar van patiënten met een nierziekte in het eindstadium (zie rubrieken 4.4 en 5.2).
Leverfunctiestoornis
Bij patiënten met een lichte of matige leverfunctiestoornis (Child-Pugh A of B) is een dosisaanpassing niet vereist (zie rubriek 5.2). Blootstelling aan midostaurine en de actieve metaboliet CGP62221 ervan is substantieel lager bij patiënten met een ernstige leverfunctiestoornis dan bij patiënten met een normale leverfunctie (zie rubriek 5.2). Er zijn echter onvoldoende werkzaamheidsgegevens bij patiënten met een ernstige leverfunctiestoornis om te kunnen stellen dat een dosisaanpassing noodzakelijk is.
Acute promyelocytenleukemie
Rydapt werd niet onderzocht bij patiënten met acute promyelocytenleukemie. Daarom wordt het gebruik ervan niet aanbevolen in deze patiëntenpopulatie.
Pediatrische patiënten
Rydapt mag niet worden gebruikt in combinatie met intensieve pediatrische AML-combinatiechemotherapiebehandelingen met anthracyclines, fludarabine en cytarabine omwille van het risico op vertraagd hematologisch herstel (zoals aanhoudende ernstige neutropenie en trombocytopenie) (zie rubrieken 4.4 en 5.1).
Wijze van toediening
Rydapt is voor oraal gebruik.
De capsules moeten in hun geheel worden ingeslikt met een glas water. Om een juiste dosering te garanderen en de onaangename smaak van de capsule-inhoud te vermijden, mogen de capsules niet worden geopend of fijngemaakt en mag er niet op worden gekauwd.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Gelijktijdige toediening van sterke CYP3A4-inductoren, bijv. rifampicine, sint-janskruid (Hypericum perforatum), carbamazepine, enzalutamide, fenytoïne (zie rubriek 4.5).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Neutropenie en infecties
Neutropenie is voorgekomen bij patiënten die Rydapt als monotherapie of in combinatie met chemotherapie ontvingen (zie rubriek 4.8). In de onderzoeken naar ASM, SM-AHN en MCL was ernstige neutropenie (ANC < 0,5 x 10⁹/l) over het algemeen reversibel door de behandeling met Rydapt te stoppen of te onderbreken tot de ANC zich had hersteld. Het aantal witte bloedcellen moet regelmatig worden gecontroleerd, vooral bij het starten van de behandeling.
Bij patiënten die onverklaarbare, ernstige neutropenie ontwikkelen, moet de behandeling met Rydapt worden onderbroken totdat de ANC ≥ 1,0 x 10⁹/l is, zoals aanbevolen in tabel 1 en 2. De behandeling met Rydapt moet worden stopgezet bij patiënten die terugkerende of langdurige, ernstige neutropenie ontwikkelen die vermoedelijk gerelateerd is aan Rydapt (zie rubriek 4.2).
Elke actieve, ernstige infectie moet onder controle zijn voordat de behandeling met Rydapt als monotherapie wordt gestart. Patiënten moeten worden gecontroleerd op tekenen en symptomen van infectie, met inbegrip van aan hulpmiddelen gerelateerde infecties. Als een infectie is gediagnosticeerd, moet onmiddellijk een gepaste behandeling worden ingesteld, waaronder, indien nodig, het stopzetten van de behandeling met Rydapt.
Hartfunctiestoornis
Patiënten met symptomatisch congestief hartfalen werden uitgesloten van deelname aan klinische onderzoeken. In onderzoeken naar ASM, SM-AHN en MCL kwamen hartstoornissen zoals congestief hartfalen (CHF) (waaronder enkele sterfgevallen) en tijdelijke dalingen van de ejectiefractie van de linker hartkamer (LVEF) voor. In het gerandomiseerde AML-onderzoek werd er geen verschil in CHF waargenomen tussen de behandelingsgroep die Rydapt en chemotherapie kreeg en de behandelingsgroep die een placebo en chemotherapie kreeg. Bij risicopatiënten moet Rydapt met de nodige voorzichtigheid worden gebruikt en moet de LVEF gecontroleerd worden wanneer dit klinisch geïndiceerd is (zowel bij aanvang als tijdens de behandeling).
Een verhoogde frequentie van QTc-verlenging werd waargenomen bij patiënten behandeld met midostaurine (zie rubriek 4.8). Een verklaring voor het mechanisme voor deze waarneming werd echter niet gevonden. Voorzichtigheid is geboden bij patiënten met een risico op QTc-verlenging (bijv. als gevolg van andere gelijktijdig gebruikte geneesmiddelen en/of verstoringen van de elektrolyten). QT-intervalbepalingen aan de hand van een ecg moeten worden overwogen als Rydapt gelijktijdig wordt ingenomen met geneesmiddelen die het QT-interval kunnen verlengen.
Pulmonale toxiciteit
Interstitiële longziekte (Interstitial Lung Disease, ILD) en pneumonitis, in sommige gevallen fataal, zijn voorgekomen bij patiënten die werden behandeld met Rydapt als monotherapie of in combinatie met chemotherapie. Patiënten moeten worden gecontroleerd op pulmonale symptomen die wijzen op ILD of longontsteking. Bij patiënten die pulmonale symptomen vertonen die wijzen op ILD of longontsteking zonder infectieuze etiologie van graad 3 of hoger (NCI CTCAE), moet behandeling met Rydapt worden stopgezet.
Embryofoetale toxiciteit en borstvoeding
Zwangere vrouwen moeten op de hoogte worden gebracht van de potentiële risico's voor een foetus; vrouwen die zwanger kunnen worden, moet worden aangeraden om een zwangerschapstest te doen binnen 7 dagen voorafgaand aan het starten van een behandeling met Rydapt en om doeltreffende anticonceptie te gebruiken tijdens de behandeling met Rydapt en gedurende ten minste 4 maanden na het stoppen met de behandeling.
Vanwege de ernstige bijwerkingen die Rydapt kan veroorzaken bij zuigelingen die borstvoeding krijgen, moeten vrouwen stoppen met het geven van borstvoeding tijdens de behandeling met Rydapt en gedurende ten minste 4 maanden na het stoppen met de behandeling (zie rubriek 4.6).
Pediatrische patiënten
Rydapt mag niet worden gebruikt in combinatie met intensieve pediatrische AML-combinatiechemotherapiebehandelingen met anthracyclines, fludarabine en cytarabine omwille van het risico op vertraagd hematologisch herstel (zoals aanhoudende ernstige neutropenie en trombocytopenie) (zie rubrieken 4.2 en 5.1).
Ernstige nierfunctiestoornis
Voorzichtigheid is geboden bij het overwegen van de toediening van midostaurine aan patiënten met een ernstige nierfunctiestoornis of een nieraandoening in het eindstadium. De toxiciteit moet bij deze patiënten nauwlettend worden opgevolgd (zie rubriek 5.2).
Interacties
Voorzichtigheid is geboden bij het gelijktijdig met midostaurine voorschrijven van geneesmiddelen die sterke CYP3A4-remmers zijn zoals, maar niet beperkt tot fungiciden (bijv. ketoconazol), bepaalde antivirale middelen (bijv. ritonavir), macrolide-antibiotica (bijv. claritromycine) en nefazodon omdat deze de plasmaconcentraties van midostaurine kunnen verhogen, vooral wanneer de midostaurine-behandeling gestart of herstart wordt (zie rubriek 4.5). Alternatieve geneesmiddelen die de CYP3A4-activiteit niet sterk remmen, moeten overwogen worden. In situaties waar er geen geschikte therapeutische alternatieven zijn, moet bij patiënten de toxiciteit gerelateerd aan midostaurine nauwlettend worden opgevolgd.
Hulpstoffen
Dit geneesmiddel bevat macrogolglycerolhydroxystearaat, dat maagklachten en diarree kan veroorzaken.
Dit geneesmiddel bevat 666 mg alcohol (ethanol) per dosis van 200 mg (maximale dagelijkse dosis), overeenkomend met 14 vol. % watervrij ethanol. De hoeveelheid alcohol per dosis van 200 mg van dit geneesmiddel komt overeen met 17 ml bier of 7 ml wijn. De kleine hoeveelheid alcohol in dit geneesmiddel zal geen merkbaar effect hebben. Alcohol kan schadelijk zijn bij patiënten met alcoholgerelateerde problemen, epilepsie of leverproblemen of gedurende de zwangerschap of het geven van borstvoeding.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Midostaurine wordt uitgebreid gemetaboliseerd in de lever, hoofdzakelijk door CYP3A4-enzymen die door een aantal gelijktijdig gebruikte geneesmiddelen worden geïnduceerd of geremd.
Effect van andere geneesmiddelen op Rydapt
Geneesmiddelen of stoffen waarvan bekend is dat ze invloed hebben op de activiteit van CYP3A4, kunnen invloed hebben op de plasmaconcentraties van midostaurine en als gevolg daarvan ook op de veiligheid en/of werkzaamheid van Rydapt.
Sterke CYP3A4-inductoren
Het gelijktijdig gebruik van Rydapt met sterke inductoren van CYP3A4 (bijv. carbamazepine, rifampicine, enzalutamide, fenytoïne, sint-janskruid [Hypericum perforatum]) is gecontra-indiceerd (zie rubriek 4.3). Sterke CYP3A4-inductoren verminderen de blootstelling aan midostaurine en zijn actieve metabolieten (CGP52421 en CGP62221). In een onderzoek met gezonde proefpersonen leidde gelijktijdige toediening van de sterke CYP3A4-inductor rifampicine (600 mg per dag) tot “steady-state” met een enkele dosis midostaurine van 50 mg tot een gemiddelde afname van de Cmax met 73% en van AUCinf met 96%. CGP62221 vertoonde een vergelijkbaar patroon. De gemiddelde AUClast van CGP52421 verminderde met 60%.
Sterke CYP3A4-remmers
Sterke CYP3A4-remmers kunnen de concentratie midostaurine in het bloed verhogen. In een onderzoek met 36 gezonde proefpersonen leidde gelijktijdige toediening van de sterke CYP3A4-remmer ketoconazol tot “steady state” met een enkele dosis midostaurine van 50 mg tot een aanzienlijke toename van de blootstelling aan midostaurine (1,8-voudige toename van de Cmax en 10-voudige toename van de AUCinf) en een 3,5-voudige toename van de AUCinf van CGP62221, terwijl de Cmax van de actieve metabolieten, CGP62221 en CGP52421, met de helft afnam (zie rubriek 5.2). Bij “steady-state” van midostaurine (50 mg twee keer per dag gedurende 21 dagen) in combinatie met de sterke CYP3A4-remmer itraconazol bij “steady-state” in een subset van patiënten (n = 7), was de “steady-state”-blootstelling aan midostaurine (Cmin) 2,09-voudig toegenomen. Cmin van CGP52421 was 1,3-voudig toegenomen, terwijl er geen significant effect werd waargenomen op de blootstelling aan CGP62221 (zie rubriek 4.4).
Effect van Rydapt op andere geneesmiddelen
Substraten van CYP-enzymen
Bij gezonde proefpersonen verlaagde gelijktijdige toediening van een enkele dosis bupropion (CYP2B6-substraat) met meerdere doses midostaurine (50 mg tweemaal daags) in steady state de AUCinf en AUClast van bupropion met respectievelijk 48% en 49% en de Cmax met 55% vergeleken met toediening van alleen bupropion. Dit geeft aan dat midostaurine een milde inductor van CYP2B6 is. Geneesmiddelen met een smal therapeutisch bereik die substraten zijn van CYP2B6 (bijv. bupropion of efavirenz) moeten met voorzichtigheid worden gebruikt wanneer ze gelijktijdig met midostaurine worden toegediend en het kan zijn dat de dosis moet worden aangepast om een optimale blootstelling te behouden.
Op basis van in-vitro gegevens zijn midostaurine en zijn actieve metabolieten, CGP52421 en CGP62221, remmers van CYP1A2 en CYP2E1 en inductoren van CYP1A2. Daarom moeten geneesmiddelen met een smal therapeutisch bereik die substraten zijn van CYP1A2 (bijv. tizanidine) en CYP2E1 (bijv. chloorzoxazon) met voorzichtigheid worden gebruikt wanneer ze gelijktijdig met midostaurine worden toegediend en het kan zijn dat de dosis moet worden aangepast om een optimale blootstelling te behouden.
Substraten van transporteurs
Bij gezonde proefpersonen verhoogde gelijktijdige toediening van een enkele dosis rosuvastatine (BCRP-substraat) met een enkele dosis midostaurine (100 mg) de AUCinf en AUClast van rosuvastatine met respectievelijk 37% en 48%; Cmax was ongeveer verdubbeld (2,01 keer) vergeleken met toediening van rosuvastatine alleen. Dit geeft aan dat midostaurine een licht remmend effect heeft op BCRP-substraten. Geneesmiddelen met een smal therapeutisch bereik die substraten zijn van de transporter BCRP (bijv. rosuvastatine of atorvastatine) moeten met voorzichtigheid worden gebruikt wanneer ze gelijktijdig met midostaurine worden toegediend en het kan zijn dat de dosis moet worden aangepast om een optimale blootstelling te behouden.
Hormonale anticonceptiva
Er was bij gezonde vrouwen geen klinisch significante farmacokinetische geneesmiddelinteractie tussen meerdere doses midostaurine (50 mg tweemaal daags) bij steady-state en orale anticonceptiva die ethinylestradiol en levonorgestrel bevatten. Daarom wordt niet verwacht dat de contraceptieve betrouwbaarheid van deze combinatie in gevaar zal komen door gelijktijdige toediening van midostaurine.
Interacties met voedsel
Bij gezonde personen werd de absorptie van midostaurine (AUC) met gemiddeld 22% verhoogd wanneer Rydapt samen met een standaard maaltijd werd toegediend, en met gemiddeld 59% wanneer het samen met een vetrijke maaltijd werd toegediend. De piekconcentratie van midostaurine (Cmax) werd met gemiddeld 20% verlaagd bij een standaard maaltijd en met 27% bij een vetrijke maaltijd, in vergelijking met inname op een lege maag (zie rubriek 5.2).
Het wordt aanbevolen Rydapt met voedsel in te nemen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, dienen te worden gewezen op het feit dat uit dieronderzoeken is gebleken dat midostaurine schadelijk is voor de ontwikkeling van de foetus. Seksueel actieve vrouwen die zwanger kunnen worden, wordt aanbevolen een zwangerschapstest uit te voeren binnen 7 dagen voor de behandeling met Rydapt wordt gestart en effectieve anticonceptie te gebruiken (methoden die resulteren in zwangerschapspercentages van minder dan 1%) tijdens het gebruik van Rydapt en gedurende ten minste 4 maanden na het stoppen van de behandeling met Rydapt.
Zwangerschap
Midostaurine kan schade toebrengen aan de foetus wanneer het wordt toegediend aan een zwangere vrouw. Er zijn geen adequate, goed gecontroleerde onderzoeken uitgevoerd bij zwangere vrouwen. In voortplantingsonderzoeken met ratten en konijnen is aangetoond dat midostaurine foetotoxiciteit veroorzaakt (zie rubriek 5.3). Rydapt wordt niet aanbevolen voor gebruik tijdens de zwangerschap of bij vrouwen die zwanger kunnen worden die geen anticonceptie gebruiken. Zwangere vrouwen dienen te worden gewezen op het potentiële risico voor de foetus.
Borstvoeding
Het is niet bekend of midostaurine of de actieve metabolieten ervan in de moedermelk worden uitgescheiden. Uit beschikbare gegevens bij dieren is gebleken dat midostaurine en de actieve metabolieten ervan in de melk van zogende ratten terechtkomen. Het geven van borstvoeding dient te worden stopgezet tijdens de behandeling met Rydapt en gedurende ten minste 4 maanden na het stoppen met de behandeling.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van Rydapt op de vruchtbaarheid bij de mens. Uit dieronderzoeken met midostaurine kwam een verminderde vruchtbaarheid naar voren (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Rydapt heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Duizeligheid en vertigo zijn gemeld bij patiënten die Rydapt gebruiken en hier dient rekening mee te worden gehouden bij het beoordelen van de rijvaardigheid van de patiënt of het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
AML
De veiligheidsbeoordeling van Rydapt (50 mg twee keer per dag) bij patiënten met de novo gediagnosticeerde FLT3-gemuteerde AML is gebaseerd op een gerandomiseerd, dubbelblind, placebogecontroleerd fase III-onderzoek met 717 patiënten. De algehele mediane blootstellingsduur was 42 dagen (bereik 2 tot 576 dagen) voor patiënten in de groep die Rydapt en standaard chemotherapie kreeg versus 34 dagen (bereik 1 tot 465 dagen) voor patiënten in de groep die een placebo en standaard chemotherapie kreeg. Voor de 205 patiënten (120 in de Rydapt-groep en 85 in de placebogroep) die de onderhoudsfase in gingen, was de mediane blootstellingsduur in de onderhoudsperiode 11 maanden voor beide groepen (16 tot 520 dagen voor patiënten in de Rydapt-groep en 22 tot 381 dagen in de placebogroep).
De meest voorkomende bijwerkingen in de Rydapt-groep waren febriele neutropenie (83,4%), misselijkheid (83,4%), exfoliatieve dermatitis (61,6%), braken (60,7%), hoofdpijn (45,9%), petechiae (35,8%) en pyrexie (34,5%). De meest voorkomende graad 3/4 bijwerkingen waren febriele neutropenie (83,5%), lymfopenie (20,0%), hulpmiddelgerelateerde infectie (15,7%), exfoliatieve dermatitis (13,6%), hyperglycemie (7,0%) en misselijkheid (5,8%). De meest voorkomende laboratoriumafwijkingen waren verlaagd hemoglobine (97,3%), verlaagd ANC (86,7%), verhoogd ALAT (84,2%), verhoogd ASAT (73,9%) en hypokaliëmie (61,7%). De meest voorkomende graad 3/4 laboratoriumafwijkingen waren verlaagd ANC (85,8%), verlaagd hemoglobine (78,5%), verhoogd ALAT (19,4%) en hypokaliëmie (13,9%).
Ernstige bijwerkingen kwamen in vergelijkbare aantallen voor bij patiënten in de Rydapt-groep versus de placebogroep. De meest voorkomende ernstige bijwerking in beide groepen was febriele neutropenie (16%).
Stoppen van de behandeling als gevolg van een bijwerking, kwam voor bij 3,1% van de patiënten in de Rydapt-groep versus 1,3% in de placebogroep. De meest voorkomende graad 3/4 bijwerking die tot stoppen van de behandeling heeft geleid in de Rydapt-groep was exfoliatieve dermatitis (1,2%).
Veiligheidsprofiel tijdens de onderhoudsfase
Tabel 3 toont de incidentie van bijwerkingen gedurende het hele onderzoek. Wanneer de onderhoudsfase (alleen Rydapt of alleen een placebo) echter afzonderlijk werd beoordeeld, werd een verschil in het type en de ernst van de bijwerkingen waargenomen. De algehele incidentie van bijwerkingen tijdens de onderhoudsfase was over het algemeen lager dan gedurende de inductie- en de consolidatiefase. Bijwerkingen kwamen gedurende de onderhoudsfase echter vaker voor in de Rydapt-groep dan in de placebogroep. Bijwerkingen die vaker voorkwamen in de midostaurine-groep versus de placebogroep gedurende de onderhoudsfase omvatten: misselijkheid (46,4% versus 17,9%), hyperglycemie (20,2% versus 12,5%), braken (19% versus 5,4%) en QT-verlenging (11,9% versus 5,4%).
De meeste van de hematologische afwijkingen die werden gemeld, kwamen voor tijdens de inductie- en de consolidatiefase wanneer de patiënten Rydapt of een placebo ontvingen in combinatie met chemotherapie. De meest voorkomende graad 3/4 hematologische afwijkingen die bij patiënten werden waargenomen tijdens de onderhoudsfase met Rydapt waren een afname van de ANC (20,8% versus 18,8%) en leukopenie (7,5% versus 5,9%).
De bijwerkingen die tijdens de onderhoudsfase werden gemeld, leidden bij 1,2% van de patiënten tot het stoppen van de behandeling in de Rydapt-groep en bij geen enkele patiënt tot het stoppen van de behandeling in de placebogroep.
ASM, SM-AHN en MCL
De veiligheid van Rydapt (100 mg twee keer per dag) als monotherapie bij patiënten met ASM, SM-AHN en MCL werd geëvalueerd bij 142 patiënten in twee open-label multicenteronderzoeken met één behandelgroep. De mediane duur van blootstelling aan Rydapt was 11,4 maanden (bereik: 0 tot 81 maanden).
De meest voorkomende bijwerkingen waren misselijkheid (82%), braken (68%), diarree (51%), perifeer oedeem (35%) en vermoeidheid (31%). De meest voorkomende graad 3/4 bijwerkingen waren vermoeidheid (8,5%), sepsis (7,7%), longontsteking (7%), febriele neutropenie (7%) en diarree (6,3%). De meest voorkomende niet-hematologische laboratoriumafwijkingen waren hyperglykemie (93,7%), verhoogd totaal bilirubine (40,1%), verhoogd lipase (39,4%), verhoogd aspartaataminotransferase (ASAT) (33,8%) en verhoogd alanineaminotransferase (ALAT) (33,1%). De meest voorkomende hematologische laboratoriumafwijkingen waren een verlaagd absoluut aantal lymfocyten (73,2%) en een verlaagd ANC (58,5%). De meest voorkomende graad 3/4 laboratoriumafwijkingen waren een verlaagd absoluut lymfocytenaantal (45,8%), een verlaagd ANC (26,8%), hyperglykemie (19%) en een verhoogd lipase (17,6%).
Doseringsaanpassingen (onderbreking of bijstelling) als gevolg van bijwerkingen kwamen voor bij 31% van de patiënten. De meest voorkomende bijwerkingen die tot dosisaanpassing hebben geleid (incidentie ≥ 5%) waren misselijkheid en braken.
Bijwerkingen die tot stopzetting van de behandeling hebben geleid, kwamen voor bij 9,2% van de patiënten. De meest voorkomende (incidentie ≥ 1%) waren febriele neutropenie, misselijkheid, braken en pleurale effusie.
Lijsten met bijwerkingen in tabelvorm
De bijwerkingen zijn vermeld per systeem/orgaanklasse volgens MedDRA. Binnen elke systeem/orgaanklasse zijn de bijwerkingen gerangschikt naar frequentie, met de meest voorkomende bijwerkingen als eerste, gebaseerd op de volgende afspraak (CIOMS III): zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn de bijwerkingen vermeld volgens afnemende ernst.
AML
Tabel 3 toont de frequentiecategorie van bijwerkingen die werden gemeld in het fase III-onderzoek bij patiënten met recent gediagnosticeerde FLT3-gemuteerde AML en gedurende postmarketingervaring.
Tabel 3 Bijwerkingen waargenomen bij AML
| Bijwerking | Alle graden | Graad 3/4 | Frequentiecategorie |
Rydapt + chemo n = 2291 % | Rydapt + chemo n = 3451 % | ||
Infecties en parasitaire aandoeningen Hulpmiddelgerelateerde infectie 24 15,7 Zeer vaak Infectie van de bovenste luchtwegen 5,2 0,6 Vaak Neutropenische sepsis 0,9 3,5 Soms | |||
Bloed- en lymfestelselaandoeningen Febriele neutropenie 83,4 83,5 Zeer vaak Petechiae 35,8 1,2 Zeer vaak Lymfopenie 16,6 20 Zeer vaak | |||
Immuunsysteemaandoeningen Overgevoeligheid 15,7 0,6 Zeer vaak | |||
Voedings- en stofwisselingsstoornissen Hyperurikemie 8,3 0,6 Vaak | |||
Psychische stoornissen Insomnia 12,2 0 Zeer vaak | |||
Zenuwstelselaandoeningen Hoofdpijn 45,9 2,6 Zeer vaak Syncope 5,2 4,6 Vaak Tremor 3,9 0 Vaak | |||
Oogaandoeningen Ooglidoedeem 3,1 0 Vaak | |||
Hartaandoeningen Hypotensie 14,4 5,5 Zeer vaak Sinustachycardie 9,6 1,2 Vaak Hypertensie 7,9 2,3 Vaak Pericardeffusie 3,5 0,6 Vaak | |||
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen
Bloedneus 27,5 2,6 Zeer vaak Laryngeale pijn 11,8 0,6 Zeer vaak Interstitiële longziekte/ Pneumonitis2 11,4 4,9 Zeer vaak Dyspneu 10,9 5,5 Zeer vaak Pleurale effusie 5,7 0,9 Vaak Nasofaryngitis 8,7 0 Vaak Acuut ademnoodsyndroom 2,2 2,3 Vaak Maagdarmstelselaandoeningen
Misselijkheid 83,4 5,8 Zeer vaak Braken 60,7 2,9 Zeer vaak Stomatitis 21,8 3,5 Zeer vaak Bovenbuikpijn 16,6 0 Zeer vaak Hemorroïden 15,3 1,4 Zeer vaak Anorectaal ongemak 7 0,9 Vaak Abdominaal ongemak 3,5 0 Vaak Huid- en onderhuidaandoeningen
Exfoliatieve dermatitis 61,6 13,6 Zeer vaak Hyperhidrose 14,4 0 Zeer vaak Droge huid 7 0 Vaak Keratitis 6,6 0,3 Vaak Acute febriele neutrofiele dermatose3 - - Niet bekend Skeletspierstelsel- en bindweefselaandoeningen
Rugpijn 21,8 1,4 Zeer vaak Artralgie 14 0,3 Zeer vaak Botpijn 9,6 1,4 Vaak Pijn in extremiteit 9,6 1,4 Vaak Nekpijn 7,9 0,6 Vaak Algemene aandoeningen en toedieningsplaatsstoornissen
Pyrexie 34,5 3,2 Zeer vaak Kathetergerelateerde trombose 3,5 2 Vaak Onderzoeken
Verlaagd hemoglobine* 97,3 78,5 Zeer vaak Verlaagd ANC* 86,7 85,8 Zeer vaak Verhoogd ALAT* 84,2 19,4 Zeer vaak Verhoogd ASAT* 73,9 6,4 Zeer vaak Hypokaliëmie* 61,7 13,9 Zeer vaak Hyperglykemie 20,1 7 Zeer vaak Hypernatriëmie* 20 1,2 Zeer vaak Elektrocardiogram QT verlengd3 19,7 5,8 Zeer vaak Verlengde geactiveerde partiële
tromboplastinetijd
12,7 2,6 Zeer vaak
Hypercalciëmie* 6,7 0,6 Vaak Gewichtstoename 6,6 0,6 Vaak 1 Voor studiecentra in Noord-Amerika werden alle graden verzameld voor 13 vooraf bepaalde bijwerkingen. Voor alle andere bijwerkingen, werden enkel graad 3 en 4 bijwerkingen verzameld. Daarom zijn alle graden van de bijwerkingen enkel samengevat voor patiënten in Noord-Amerikaanse studiecentra, terwijl graden 3 en 4 samengevat zijn voor patiënten in alle studiecentra. 2 Deze bijwerking werd opgenomen na identificatie in de postmarketingsetting. Interstitiële longziekte werd afgeleid uit postmarketingervaring met Rydapt via spontane casusrapporten en literatuurgevallen. In de fase III-studie werden geen gevallen van interstitiële longziekte gemeld. 3 Deze bijwerkingen werden opgenomen na identificatie in de postmarketingsetting. * De frequentie is gebaseerd op laboratoriumwaarden.
ASM-SM-AHN en MCL
Tabel 4 toont de frequentiecategorie van de bijwerkingen op basis van verzamelde gegevens van twee onderzoeken bij patiënten met ASM, SM-AHN en MCL.
Tabel 4 Bijwerkingen waargenomen bij ASM, SM-AHN en MCL
| Bijwerking | Rydapt (100 mg tweemaal per dag) n = 142 | Frequentiecategorie | |
Alle graden % | Graad 3/4 % | ||
Infecties en parasitaire aandoeningen Urineweginfectie 13 2,8 Zeer vaak Infectie van de bovenste luchtwegen 11 1,4 Zeer vaak Pneumonie 8,5 7,0 Vaak Sepsis 7,7 7,7 Vaak Bronchitis 5,6 0 Vaak Orale herpes 4,9 0 Vaak Cystitis 4,2 0 Vaak Sinusitis 4,2 0,7 Vaak Erysipelas 3,5 1,4 Vaak Herpes zoster 3,5 0,7 Vaak | |||
Bloed- en lymfestelselaandoeningen Febriele neutropenie 7,7 7,0 Vaak | |||
Immuunsysteemaandoeningen Overgevoeligheid 2,1 0 Vaak Anafylactische shock 0,7 0,7 Soms | |||
Zenuwstelselaandoeningen Hoofdpijn 26 1,4 Zeer vaak Duizeligheid 13 0 Zeer vaak Aandachtsstoornis 7 0 Vaak Tremor 6,3 0 Vaak | |||
Evenwichtsorgaan- en ooraandoeningen Vertigo 4,9 0 Vaak | |||
Bloedvataandoeningen Hypotensie 9,2 2,1 Vaak Hematoom 6,3 0,7 Vaak | |||
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen Dyspneu 18 5,6 Zeer vaak Hoest 16 0,7 Zeer vaak Pleurale effusie 13 4,2 Zeer vaak Bloedneus 12 2,8 Zeer vaak Orofaryngeale pijn 4,2 0 Vaak Interstitiële longziekte/ Pneumonitis1 2,1 0 Vaak | |||
Maagdarmstelselaandoeningen Misselijkheid 82 5,6 Zeer vaak Braken 68 5,6 Zeer vaak Diarree 51 6,3 Zeer vaak Obstipatie 29 0,7 Zeer vaak Dyspepsie 5,6 0 Vaak Gastro-intestinale bloeding 4,2 3,5 Vaak | |||
Algemene aandoeningen en toedieningsplaatsstoornissen
Perifeer oedeem 35 3,5 Zeer vaak Vermoeidheid 31 8,5 Zeer vaak Pyrexie 27 4,2 Zeer vaak Asthenie 4,9 0,7 Vaak Rillingen 4,9 0 Vaak Oedeem 4,2 0,7 Vaak Onderzoeken
Hyperglykemie (niet nuchter)* 93,7 19,0 Zeer vaak Verlaagd absoluut lymfocytenaantal* 73,2 45,8 Zeer vaak Verlaagd ANC* 58,5 26,8 Zeer vaak Verhoogd totaal bilirubine* 40,1 4,9 Zeer vaak Verhoogd lipase* 39,4 17,6 Zeer vaak Verhoogd ASAT* 33,8 2,8 Zeer vaak Verhoogd ALAT* 33,1 3,5 Zeer vaak Verhoogd amylase* 20,4 7,0 Zeer vaak Elektrocardiogram QT verlengd1 10,6 0,7 Zeer vaak Gewichtstoename 5,6 2,8 Vaak Letsels, intoxicaties en verrichtingscomplicaties
Kneuzing 6,3 0 Vaak Val 4,2 0,7 Vaak * De frequentie is gebaseerd op laboratoriumwaarden.
1 Deze bijwerkingen werden opgenomen na identificatie in de postmarketingsetting.
Beschrijving van geselecteerde bijwerkingen
Maagdarmstelselaandoeningen
Bij AML-, ASM-, SM-AHN- en MCL-patiënten werden misselijkheid, braken en diarree waargenomen. Bij ASM-, SM-AHN- en MCL-patiënten leidden deze bijwerkingen tot een dosisaanpassing of onderbreking van de behandeling bij 26% van de patiënten en tot het stoppen van de behandeling bij 4,2% van de patiënten. De meeste bijwerkingen deden zich voor gedurende de eerste 6 maanden van de behandeling en werden onder controle gehouden met ondersteunende profylactische geneesmiddelen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De gemelde ervaring van overdosering bij de mens is zeer beperkt. Enkelvoudige doses van maximaal 600 mg werden toegediend met een aanvaardbare acute verdraagbaarheid. De waargenomen bijwerkingen waren diarree, buikpijn en braken.
Er is geen bekend specifiek antidotum voor midostaurine. In het geval van een overdosis moeten patiënten nauwlettend worden gecontroleerd op tekenen of symptomen van bijwerkingen en een geschikte symptomatische en ondersteunde behandeling moet worden opgestart.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische agentia, proteïnekinaseremmers, ATC-code: L01EX10
Werkingsmechanisme
Midostaurine remt de werking van verschillende receptortyrosinekinasen, waaronder FLT3- en KIT-kinase. Midostaurine remt FLT3-receptorsignalering en induceert stopzetting van de celcyclus en apoptose in leukemische cellen met expressie van FLT3 ITD- of TKD-gemuteerde receptoren of overexpressie van FLT3-wildtype-receptoren. In-vitro-gegevens wijzen erop dat midostaurine D816V-gemuteerde KIT-receptoren remt bij blootstellingsniveaus die bereikt worden bij patiënten (gemiddelde bereikte blootstelling hoger dan IC50). In-vitro-gegevens wijzen erop dat KIT-wildtype-receptoren in veel mindere mate geremd worden bij deze concentraties (gemiddelde bereikte blootstelling lager dan IC50). Midostaurine interfereert met afwijkende KIT D816V-gemedieerde signalering en remt mestcelproliferatie en -overleving en histamineafgifte.
Bovendien remt midostaurine verscheidene andere receptortyrosinekinasen, zoals PDGFR (“platelet-derived” groeifactorreceptor) of VEGFR2 (vasculaire endotheliale groeifactorreceptor 2) en leden van de serine/threoninekinasefamilie PKC (proteïnekinase C). Midostaurine bindt zich aan het katalytische domein van deze kinasen en remt de mitogene signalering van de respectievelijke groeifactoren in cellen, wat resulteert in een groeistop.
Midostaurine in combinatie met chemotherapeutische middelen (cytarabine, doxorubicine, idarubicine en daunorubicine) resulteerde in een synergistische remming van celgroei bij FLT3-ITD-gemuteerde AML-cellijnen.
Farmacodynamische effecten
Bij muismodellen en bij mensen zijn twee belangrijke metabolieten geïdentificeerd, namelijk CGP62221 en CGP52421. In proliferatietesten met FLT3-ITD-gemuteerde cellen vertoonde CGP62221 een vergelijkbare potentie vergeleken met de oorspronkelijke stof. CGP52421 was echter ongeveer 10 keer minder potent.
Cardiale elektrofysiologie
Een gericht QT-onderzoek bij 192 gezonde deelnemers die twee keer per dag een dosis van 75 mg ontvingen, liet geen klinisch significante verlenging van QT zien door midostaurine en CGP62221. Het onderzoek liep echter niet lang genoeg om de QTc-verlengingseffecten van de langwerkende metaboliet CGP52421 in te schatten. Daarom werd de verandering vanaf aanvang in QTcF met de concentratie midostaurine en beide metabolieten verder onderzocht in een fase II-onderzoek met 116 patiënten met ASM, SM-AHN of MCL. Bij de mediane piek Cmin-concentraties die werden bereikt met een dosis van 100 mg twee keer per dag, vertoonde noch midostaurine, noch CGP62221, noch CGP52421 het potentieel om klinisch significante QTcF-verlenging te veroorzaken, aangezien de bovengrenzen van voorspelde verandering bij deze concentratieniveaus lager waren dan 10 msec (respectievelijk 5,8, 2,4 en 4,0 msec). In de onderzoekspopulatie met ASM, SM-AHN en MCL had 25,4% van de patiënten ten minste één ecg-meting met een QTcF van meer dan 450 ms en had 4,7% een meting van meer dan 480 ms.
Klinische werkzaamheid en veiligheid
AML
De werkzaamheid en veiligheid van midostaurine in combinatie met standaard chemotherapie versus placebo in combinatie met standaard chemotherapie en als onderhoudsmonotherapie werd onderzocht bij 717 patiënten (in de leeftijd van 18 tot 60 jaar) in een gerandomiseerd, dubbelblind fase III-onderzoek. Patiënten met de novo gediagnosticeerde FLT3-gemuteerde AML, vastgesteld door een klinische onderzoekstest, werden gerandomiseerd (1:1) naar twee keer per dag midostaurine 50 mg (n = 360) of een placebo (n = 357) volgend op standaard daunorubicine (60 mg/m2 per dag op dag 1-3)/cytarabine (200 mg/m2 per dag op dag 1-7) als inductie en hooggedoseerd cytarabine (3 g/m2 elke 12 uur op dag 1, 3 en 5) als consolidatie, gevolgd door ononderbroken behandeling met midostaurine of een placebo tot 12 extra cycli (28 dagen/cyclus) al naargelang de oorspronkelijke toewijzing. Hoewel in het onderzoek patiënten waren opgenomen met verschillende AML-gerelateerde cytogenetische afwijkingen, waren patiënten met acute promyelocytische leukemie (APL; M3) of therapie-gerelateerde AML uitgesloten. Patiënten werden gestratificeerd op basis van hun FLT3-mutatiestatus: TKD, ITD met allelische verhouding < 0,7 en ITD met allelische verhouding ≥ 0,7.
De twee behandelgroepen waren over het algemeen vergelijkbaar met betrekking tot demografische gegevens van ziektekenmerken bij aanvang. De mediane leeftijd van de patiënten was 47 jaar (bereik: 18 tot 60 jaar), een meerderheid van de patiënten had een ECOG-performance status van 0 of 1 (88,3%) en de meeste patiënten hadden de novo AML (95%). Van de patiënten voor wie informatie over ras werd vermeld, was 88,1% Kaukasisch. De meerderheid van de patiënten (77,4%) had een FLT3-ITD-mutatie, de meesten van hen (47,6%) met een lage allelische ratio (< 0,7) en 22,6% van de patiënten had een FLT3-TKD-mutatie. In de midostaurine-groep was 48% man en in de placebogroep 41%.
Bij patiënten die een hematopoëtische stamceltransplantatie (SCT) ondergingen, werd de onderzoeksbehandeling stopgezet voorafgaand aan de start van de SCT-conditioneringsbehandeling. Het algehele SCT-percentage was 59,4% (214/360) van de patiënten in de groep die midostaurine en standaard chemotherapie kreeg versus 55,2% (197/357) in de groep die een placebo en standaard chemotherapie kreeg. Alle patiënten werden gevolgd om de overleving vast te stellen.
Het primaire eindpunt van het onderzoek was algehele overleving (OS, Overall Survival), gemeten vanaf de randomisatiedatum tot aan het overlijden ongeacht de oorzaak. De primaire analyse werd uitgevoerd na een minimale follow-up van ongeveer 3,5 jaar na de randomisatie van de laatste patiënt. In het onderzoek werd een statistisch significante verbetering in OS aangetoond met een reductie van 23% van het risico op overlijden voor midostaurine in combinatie met standaard chemotherapie versus een placebo in combinatie met standaard chemotherapie (zie tabel 6 en figuur 1).
Figuur 1 Kaplan-Meier-curve voor algehele overleving, niet-gecensureerd voor SCT 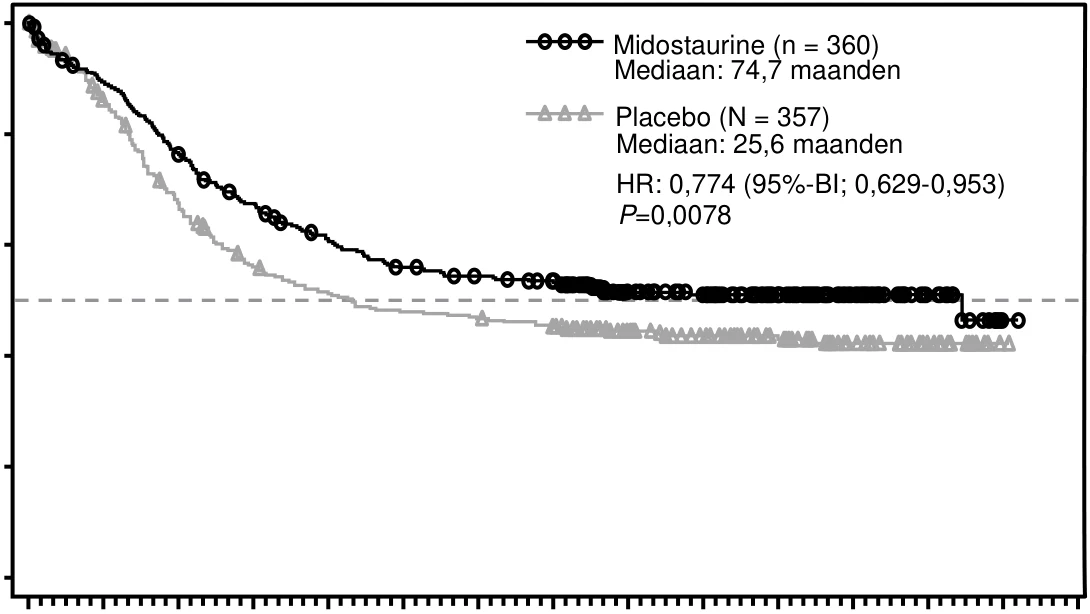
Het belangrijkste secundaire eindpunt was “event-free survival” (EFS, een dergelijk “event” wordt gedefinieerd als het onvermogen om complete remissie [CR] te bereiken binnen 60 dagen na het starten van de protocoltherapie, of als een terugval of als overlijden ongeacht de oorzaak). De EFS liet een statistisch significante verbetering zien voor midostaurine in combinatie met standaard chemotherapie ten opzichte van placebo in combinatie met standaard chemotherapie (HR: 0,78 [95%-BI, 0,66 tot 0,93] p = 0,0024) en een mediane EFS van respectievelijk 8,2 maanden en 3,0 maanden (zie tabel 5).
Maanden 
Midostaurine 
Placebo 
Patiënten “at risk”
0 6 12 18 24 30 36 42 48 54 60 66 72 84 360 314  269 234 208 189 181 174 133 120 77 50 22 0 357 284
 221 179 163 152 148 141 110 95 71 45 20 0
78
1
1 
Maanden 
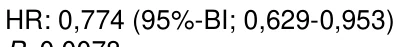
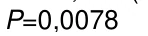
 0

20 
40 
60 
80 
100
0 6 12 18 24 30 36 42 48 54 60 66 72 78 84 Kan
s
o
p a
lg
e
he
le
ov
e
rlev
in
g (OS,
ov
e
ral
l s
urv
iva
l),
%
Tabel 5 Werkzaamheid van midostaurine bij AML
| Werkzaamheidsparameter | Midostaurine n = 360 | Placebo n = 357 | HR* (95%-BI) | P-waarde¥ |
| Algehele overleving (OS)1 | ||||
| Mediane OS in maanden (95%-BI) | 74,7 (31,5; NE) | 25,6 (18,6; 42,9) | 0,77 (0,63; 0,95) | 0,0078 |
| Kaplan-Meier-schattingen na 5 jaar (95%-BI) | 0,51 (0,45; 0,56) | 0,43 (0,38; 0,49) | ||
| “Event-free survival” (EFS)2 | ||||
| Mediane EFS in maanden uitgaande van CR's binnen 60 dagen na starten van de behandeling (95%-BI) | 8,2 (5,4; 10,7) | 3,0 (1,9; 5,9) | 0,78 (0,66; 0,93) | 0,0024 |
| Mediane EFS in maanden uitgaande van CR's tijdens de inductie (95%-BI) | 10,2 (8,1; 13,9) | 5,6 (2,9; 6,7) | 0,73 (0,61; 0,87) | 0,0001 |
| Ziektevrije overleving (Disease-free Survival, DFS) | ||||
| Mediane DFS in maanden (95%-BI) | 26,7 (19,4; NE) | 15,5 (11,3; 23,5) | 0,71 (0,55; 0,92) | 0,0051 |
| Complete remissie (CR) | ||||
| binnen 60 dagen na het starten van de behandeling (%) | 212 (58,9) | 191 (53,5) | NE | 0,073§ |
| tijdens de inductie (%) | 234 (65,0) | 207 (58,0) | NE | 0,027§ |
| Cumulatieve incidentie van een recidief (CIR) | ||||
| Mediaan (95%-BI) | NE (25,7; NE) | 17,6 (12,7; 46,3) | 0,68 (0,52; 0,89) | 0,0023 |
1 primair eindpunt. 2belangrijkste secundaire eindpunt; NE: niet geschat (Not Estimated) *Hazard ratio (HR) geschat door middel van het Cox-regressiemodel gestratificeerd op basis van de FLT3-mutatiefactor bij randomisatie. ¥Eenzijdige p-waarde berekend door middel van de logrank-toets gestratificeerd op basis van de FLT3-mutatiefactor bij randomisatie. §Niet significant | ||||
Er was een trend zichtbaar in het voordeel van midostaurine wat betreft het CR-percentage op dag 60 voor de groep die midostaurine kreeg (58,9% versus 53,5%; p = 0,073) die bleef bestaan wanneer alle CR's tijdens de inductie in beschouwing werden genomen (65,0% versus 58,0%; p = 0,027). Bovendien was de cumulatieve incidentie van een recidief bij patiënten die tijdens de inductie complete remissie bereikten, na 12 maanden 26% in de groep die midostaurine kreeg versus 41% in de groep die een placebo kreeg.
Sensitiviteitsanalyses voor zowel OS als EFS, wanneer gecensureerd werd op het moment van SCT, ondersteunden ook het klinische voordeel van midostaurine in combinatie met standaard chemotherapie versus placebo.
De resultaten voor OS per SCT-status worden weergegeven in figuur 2. Voor EFS bij complete remissies binnen 60 dagen na de start van de onderzoeksbehandeling, was de HR 0,602 (95%-BI: 0,372; 0,974) voor patiënten met SCT en 0,827 (95%-BI: 0,689; 0.993) voor patiënten zonder SCT, in het voordeel van midostaurine.
Figuur 2 Kaplan-Meier-curve voor algehele overleving per SCT-status in AML 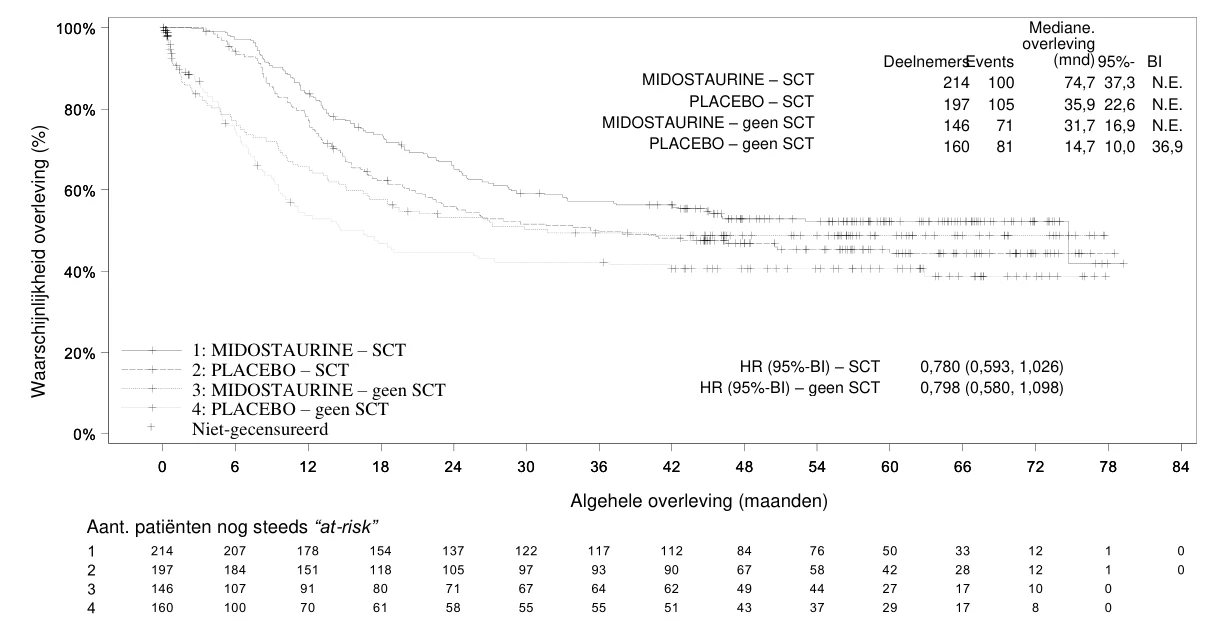
In een subgroepanalyse werd ogenschijnlijk geen OS-voordeel waargenomen bij vrouwen. Er werd echter een behandelingsvoordeel waargenomen bij vrouwen op alle secundaire eindpunten voor effectiviteit (zie tabel 6).
Tabel 6 Overzicht van OS, EFS, CR, DFS en CIR per geslacht bij AML
Eindpunt Algemeen
95%-BI
Mannen 95%-BI
Vrouwen 95%-BI OS (HR) 0,774
(0,629; 0,953)
0,533
(0,392; 0,725)
1,007
(0,757; 1,338) EFS (CR-inductie)
(HR)
0,728
(0,613; 0,866)
0,660
(0,506; 0,861)
0,825
(0,656; 1,037) CR-inductie (OR) 0,743*
(0,550; 1,005)
0,675* (0,425; 1,072)
0,824* (0,552; 1,230) DFS (CR-inductie)
(HR)
0,663
(0,516; 0,853)
0,594
(0,408; 0,865)
0,778
(0,554; 1,093) CIR (CR-inductie)
(HR)
0,676
(0,515; 0,888)
0,662
(0,436; 1,006)
0,742
(0,516; 1,069) *Odds ratio berekend als (geen complete remissie bij behandeling/complete remissie bij behandeling)/(geen complete remissie bij placebo/complete remissie bij placebo) HR = hazard ratio; OR = odds ratio
De werkzaamheid en veiligheid bij patiënten van >60-70 jaar oud werden onderzocht als onderdeel van een door de onderzoeker opgezet fase II-onderzoek met één behandelgroep van midostaurine in combinatie met intensieve inductie- en consolidatietherapie, waaronder allogene SCT, en onderhoudsmonotherapie bij patiënten met FLT3-ITD-gemuteerde AML. Afgaande op de eindanalyse, was het EFS-percentage na 2 jaar (primair eindpunt) 34% (95%-BI: 27,44) en was de mediane OS 22,7 maanden bij patiënten ouder dan 60 jaar (128 van de 440 patiënten).
ASM, SM-AHN en MCL
De werkzaamheid van midostaurine bij patiënten met ASM, SM-AHN en MCL, waar collectief naar wordt verwezen als gevorderde systemische mastocytose (SM), werd geëvalueerd in twee open-label multicenteronderzoeken met één behandelgroep (142 patiënten in totaal).
Het pivotale onderzoek was een multicenter fase II-onderzoek met één behandelgroep bij 116 patiënten met gevorderde SM (onderzoek CPKC412D2201). Midostaurine werd twee keer per dag oraal ingenomen in een dosis van 100 mg tot ziekteprogressie of onverdraagbare toxiciteit optrad. Negenentachtig van de 116 ingeschreven patiënten werden geschikt bevonden voor responsbeoordeling en vormden de primaire werkzaamheidspopulatie. Van deze groep hadden 73 patiënten ASM (57 met een AHN) en 16 patiënten MCL (6 met een AHN). De mediane leeftijd in de primaire werkzaamheidspopulatie was 64 jaar waarbij ongeveer de helft van de patiënten ≥ 65 jaar was. Ongeveer een derde (36%) ontving eerder al antineoplastische therapie voor ASM, SM-AHN of MCL. Bij aanvang had 65% van de patiënten in de primaire werkzaamheidspopulatie > 1 meetbare C-bevinding (trombocytopenie, hypoalbuminemie, hoog totaal bilirubine, transfusie-afhankelijke anemie, gewichtsverlies, neutropenie, hoge ALAT of hoge ASAT). De KIT-D816V-mutatie werd aangetroffen bij 82% van de patiënten.
Het primaire eindpunt was het algehele responspercentage (Overall Response Rate, ORR). Responspercentages werden beoordeeld op basis van de aangepaste criteria van Valent en Cheson en responsen werden beoordeeld door een onderzoekscommissie. Secundaire eindpunten omvatten responsduur, tijd tot respons en algehele overleving. Responsen op midostaurine worden in tabel 7 getoond. Er werd activiteit waargenomen ongeacht het aantal eerder ondergane therapieën en de aanwezigheid of afwezigheid van een AHN. Bevestigde responsen werden waargenomen bij zowel de KIT-D816V-mutatiepositieve patiënten (ORR = 63%) als bij de KIT-D816V-wildtype of onbekende patiënten (ORR = 43,8%). De mediane overleving voor KIT-D816V-positieve patiënten was echter langer, i.e. 33,9 maanden (95%-BI: 20,7; 42) dan voor KIT-D816V-wildtype of onbekende patiënten, i.e. 10 maanden (95%-BI: 6,9; 17,4). Bij 46% van de patiënten werd een afname vastgesteld van beenmerginfiltratie van meer dan 50%, en bij 58% werd een verlaging waargenomen van de serumtryptasewaarden van meer dan 50%. Het miltvolume was afgenomen met ≥ 10% bij 68,9% van de patiënten met ten minste 1 beoordeling na aanvang (26,7% van de patiënten had een afname van ≥ 35%, wat overeenkomt met een afname van 50% bij palpatie).
De mediane tijd tot respons was 0,3 maanden (bereik: 0,1 tot 3,7 maanden). De mediane duur van de follow-up was 43 maanden.
Tabel 7 Werkzaamheid van midostaurine bij ASM, SM-AHN en MCL: primaire werkzaamheidspopulatie
Totaal ASM SM-AHN MCL n = 89 n = 16 n = 57 n = 16 Primair eindpunt Algehele respons, n (%) 53 (59,6) 12 (75,0) 33 (57,9) 8 (50,0) (95%-BI) (48,6; 69,8) (47,6; 92,7) (44,1; 70,9) (24,7; 75,3)
“Major” respons, n
(%)
40 (44,9) 10 (62,5) 23 (40,4) 7 (43,8)
Partiële respons, n
(%)
13 (14,6) 2 (12,5) 10 (17,5) 1 (6,3)
Stabiele ziekte, n (%) 11 (12,4) 1 (6,3) 7 (12,3) 3 (18,8) Progressieve ziekte, n
(%)
10 (11,2) 1 (6,3) 6 (10,5) 3 (18,8)
Secundaire eindpunten Mediane responsduur,
maanden (95%-BI)
18,6 (9,9; 34,7) 36,8 (5,5; NE) 10,7 (7,4; 22,8) NR (3,6; NE)
Mediane algehele
overleving, maanden
(95%-BI)
Kaplan-Meier-
schattingen na 5 jaar
(95%-BI)
26,8 (17,6; 34,7)
26,1 (14,6; 39,2)
51,1 (28,7; NE)
34,8 (1,7; 76,2)
20,7 (16,3; 33,9)
19,9 (8,6; 34,5)
9,4 (7,5; NE)
33,7 (12,3; 56,8)
NE: niet geschat (“Not Estimated”), NR: niet bereikt (“Not Reached”)
Patiënten die antineoplastische therapie kregen die geen studiemedicatie was, werden beschouwd als zijnde progressief op het ogenblik van de nieuwe therapie.
Hoewel het onderzoek was ontworpen om te worden geëvalueerd met de aangepaste criteria van Valent en Cheson als een exploratieve post-hocanalyse, werd de werkzaamheid ook geëvalueerd met de consensuscriteria van de 2013 International Working Group – Myeloproliferative Neoplasms Research and Treatment - European Competence Network on Mastocytosis (IWG-MRT-ECNM). De respons op Rydapt werd bepaald met een rekenalgoritme toegepast zonder enige aanname. Van de 116 patiënten hadden er 113 een C-bevinding zoals gedefinieerd volgens de IWG-responscriteria (met uitsluiting van ascites als C-bevinding). Alle responsen werden in overweging genomen en vereisten een bevestiging na 12 weken (zie Tabel 8).
Tabel 8 Werkzaamheid van midostaurine bij ASM, SM-AHN en MCL volgens de
IWG-MRT-ECNM-consensuscriteria, gebruik makend van een algoritmische benadering
Alle
geëvalueerde
patiënten
ASM SM-AHN MCL Subtype niet bekend n = 113 n = 15 n = 72 n = 21 n = 5 Algehele respons, n (%) 32 (28,3) 9 (60,0) 15 (20,8) 7 (33,3) 1 (20,0)
(95%-BI) (20,2; 37,6) (32,3; 83,7) (12,2; 32,0) (14,6; 57,0) (0,5; 71,6), Beste algehele respons, n
(%)
Complete remissie 1 (0,9) 0 0 1 (4,8) 0 Partiële remissie 17 (15,0) 5 (33,3) 8 (11,1) 3 (14,3) 1 (20,0) Klinische verbetering 14 (12,4) 4 (26,7) 7 (9,7) 3 (14,3) 0 Duur van de respons*
n/N (%) 11/32 (34,4) 4/9 (44,4) 4/15 (26,7) 3/7 (42,9) 0/1 (0,0) mediaan (95%-BI) NE (27,0;
NE)
36,8
(10,3; 36,8)
NE
(17,3; NE)
NE (4,1; NE)
NE
Algehele overleving
n/N (%) 65/113 (57,5) 4/15 (26,7) 49/72
(68,1)
12/21 (57,1)
0/5 (0,0)
mediaan (95%-BI) 29,9
(20,3; 42,0)
51,1
(34,7; NE)
22,1
(16,8; 32,2)
22,6
(8,3; NE)
NE
*Bevestigingsperiode voor respons: 12 weken
Analyse met uitsluiting van ascites als C-bevinding
Patiënten die antineoplastische therapie kregen die geen studiemedicatie was, werden beschouwd als zijnde progressief op het ogenblik van de nieuwe therapie.
Het ondersteunende onderzoek was een multicenter, open-label fase II-onderzoek met één behandelgroep met 26 patiënten met ASM, SM-AHN en MCL (CPKC412A2213). Midostaurine werd twee keer per dag oraal ingenomen in een dosis van 100 mg, in cycli van 28 dagen. Gebrek aan een “major” respons (MR) of een partiële respons (PR) aan het eind van de tweede cyclus vereiste stopzetting van de onderzoeksbehandeling. Twintig (76,9%) patiënten hadden ASM (17 [85%] met AHN) en 6 patiënten (23,1%) hadden MCL (2 [33,3%] met AHN). De mediane leeftijd was 64,5 jaar waarbij de helft van de patiënten ≥ 65 jaar was. Bij aanvang had 88,5% > 1 C-bevinding en 69,2% had ten minste één eerdere antineoplastische therapie ondergaan.
Het primaire eindpunt was ORR beoordeeld op basis van de Valent-criteria tijdens de eerste twee behandelingscycli. Negentien patiënten (73,1%; 95%-BI = [52,2; 88,4]) bereikten een respons tijdens de eerste twee behandelingscycli (13 MR; 6 PR). De mediane duur van de follow-up was 73 maanden en de mediane responsduur werd niet bereikt. De mediane algehele overleving was 40,0 maanden (patiënten werden gedurende slechts één jaar na stopzetting van de behandeling gevolgd voor overleving).
Pediatrische patiënten
In een fase II-onderzoek werd midostaurine onderzocht in combinatie met chemotherapie bij nieuw-gediagnosticeerde pediatrische patiënten met FLT3-gemuteerde AML. Van de drie patiënten met FLT3-gemuteerde AML die geincludeerd werden in het onderzoek, ervaarden twee patiënten (10 en 14 jaar oud) dosisbeperkende toxiciteiten volgend op de tweede inductiecyclus met midostaurine (bij 30 mg/m2 tweemaal daags) in combinatie met chemotherapie (die cytarabine 2 g/m2/dag, dag 1-5, fludarabine 30 mg/m2/dag, dag 1-5 en idarubicine 12 mg/m2/dag, dag 2, 4 en 6 bevatte). Beide patiënten vertoonden een sterk vertraagd hematologisch herstel (d.w.z. langdurige graad 4 trombocytopenie die 44 dagen aanhield bij de eerste patiënt en 51 dagen bij de tweede patiënt en graad 4 neutropenie die 46 dagen aanhield bij de tweede patiënt). In de eerste inductiecyclus kregen beide patiënten midostaurine in combinatie met cytarabine, etoposide en idarubicine.
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Rydapt in alle subgroepen van pediatrische patiënten met kwaadaardige mastocytose en mestcelleukemie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Rydapt in een of meerdere subgroepen van pediatrische patiënten met acute myeloïde leukemie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Midostaurine is een middel met een goede absorptie en een slechte oplosbaarheid. Twee van de metabolieten hebben farmacologische activiteit laten zien (CGP52421 en CGP62221). Na meerdere doses was de farmacokinetiek van midostaurine en CGP62221 tijdsafhankelijk, met een initiële verhoging geobserveerd in de eerste week, gevolgd door een afname van de concentraties totdat een “steady state” werd bereikt op dag 28. De CGP52421-concentraties lijken niet zo significant af te nemen als de concentraties midostaurine en CGP62221.
Absorptie
De absolute biologische beschikbaarheid van midostaurine na orale toediening is niet bekend.
Bij mensen verliep de absorptie snel na orale toediening, waarbij Tmax van totale radioactiviteit werd waargenomen 1-3 uur na de dosis. De farmacokinetiek-analyse van de populatie toonde aan dat de absorptie bij patiënten lager was dan in verhouding tot de dosis bij doses < 50 mg tweemaal per dag.
Bij gezonde proefpersonen was na inname van een enkele dosis van 50 mg midostaurine met voedsel, de AUC van midostaurine toegenomen tot 20.800 ng*uur/ml en was Cmax afgenomen tot 963 ng/ml (zie rubriek 4.5). Vergelijkbaar nam de AUC toe tot respectievelijk 19.000 en 29.200 ng*uur/ml voor CGP52421 en CGP62221 en daalde Cmax tot respectievelijk 172 en 455 ng/ml. De tijd tot aan de piekconcentratie was ook verlengd in de aanwezigheid van een vetrijke maaltijd. Tmax was vertraagd voor alle entiteiten: de mediane Tmax voor midostaurine was 3 uur. De Tmax voor CGP52421 en CGP62221 was vertraagd tot respectievelijk 6 en 7 uur.
In klinische onderzoeken werden de werkzaamheid en veiligheid van Rydapt onderzocht na toediening met een lichte maaltijd. Na de orale toediening van een enkele dosis van 100 mg midostaurine samen met voedsel bij patiënten met ASM, SM-AHN en MCL, waren AUCinf, Cmax en Tmax respectievelijk 49.600 ng*uur/ml, 2.940 ng/ml en 3 uur voor midostaurine. Voor CGP52421 waren AUC0-12h en Cmax respectievelijk 2.770 ng*uur/ml en 299 ng/ml. AUC0-12h en Cmax voor CGP62221 waren respectievelijk 8.700 ng*uur/ml en 931 ng/ml. Na herhaalde doses van 100 mg midostaurine tweemaal per dag waren de plasma-Cmin,ss van midostaurine bij patiënten met AML en ASM, SM-AHN, MCL respectievelijk 919 en 1.060 ng/ml. De CGP62221 Cmin, ss in de AML- en de ASM-, SM-AHN-, MCL-populatie waren respectievelijk 1.610 ng/ml en 2.020 ng/ml. De CGP52421 Cmin,ss in de AML- en de ASM-, SM-AHN-, MCL-populatie waren respectievelijk 8.630 ng/ml en 2.860 ng/ml.
Distributie
Midostaurine heeft een weefseldistributie met een geometrisch gemiddelde van 95,2 l (Vz/F). Midostaurine en de metabolieten ervan worden voornamelijk in plasma gedistribueerd en niet zozeer in rode bloedcellen. In-vitro-gegevens tonen aan dat meer dan 98% van midostaurine gebonden wordt aan plasmaproteïnen, zoals albumine, α1-zuur-glycoproteïne (AGP) en lipoproteïne.
Biotransformatie
Midostaurine wordt gemetaboliseerd door CYP3A4 en dit hoofdzakelijk via oxidatieve routes. De belangrijkste plasmacomponenten omvatten midostaurine en twee belangrijke actieve metabolieten, CGP62221 (via O-demethylatie) en CGP52421 (via hydroxylatie), die goed zijn voor respectievelijk 27,7 ± 2,7% en 38,0 ± 6,6% van de totale plasmablootstelling na 96 uur na een enkele dosis van 50 mg midostaurine.
Eliminatie
De mediane terminale halfwaardetijd van midostaurine, CGP62221 en CGP52421 in het plasma zijn ongeveer 20,9, 32,3 en 471 uur. De mediane schijnbare plasmaklaring (CL/F) was 2,4-3,1 l/u bij gezonde deelnemers. Voor patiënten met AML, ASM, SM-AHN en MCL waren de farmacokinetische populatieschattingen voor klaring van midostaurine bij “steady state” respectievelijk 5,9 l/u en 4,4 l/u. De onderzoeksresultaten van “Human Mass Balance” gaven aan dat fecale excretie de belangrijkste excretieroute is (78% van de dosis) en voornamelijk als metabolieten (73% van de dosis), terwijl onveranderde midostaurine goed is voor 3% van de dosis. Slechts 4% van de dosis wordt teruggevonden in de urine.
Lineariteit/non-lineariteit
Over het algemeen vertoonden midostaurine en de metabolieten ervan geen belangrijke afwijking van dosisproportionaliteit na een enkelvoudige dosis in het bereik van 25 mg tot 100 mg. De toename van de blootstelling na meerdere doses binnen het dosisbereik van 50 mg tot 225 mg per dag was echter minder dan dosisproportioneel.
Na meerdere orale doses vertoonde midostaurine een tijdsafhankelijke farmacokinetiek met een initiële toename in plasmaconcentraties tijdens de eerste week (piek Cmin) gevolgd door een afname na verloop van tijd tot een “steady state” na ongeveer 28 dagen (2,5-voudige afname). Hoewel het exacte mechanisme achter de afnemende concentratie midostaurine niet duidelijk is, is dit waarschijnlijk het gevolg van de auto-inductie-eigenschappen van midostaurine en de twee actieve metabolieten ervan, CGP52421 en CGP62221, op CYP3A4. De farmacokinetiek van de CGP62221-metaboliet vertoonde een vergelijkbare trend. CGP52421-concentraties namen echter in 2,5-voud toe bij ASM, SM-AHN en MCL en in 9-voud bij AML, in vergelijking met midostaurine na één maand behandeling.
In-vitro-evaluatie van mogelijkheden voor geneesmiddelinteractie
Afgaande op in-vitro-gegevens worden midostaurine en de actieve metabolieten ervan, CGP52421 en CGP62221, beschouwd als remmers van CYP1A2 en CYP2E1 en inductoren van CYP2B6 (inductie gemedieerd door CAR) en CYP1A2 (inductie gemedieerd door AhR).
In-vitro-experimenten hebben aangetoond dat midostaurine, CGP52421 en CPG62221 potentiële remmers zijn van BCRP en BSEP. Simulaties met fysiologisch gebaseerde farmacokinetische (PBPK) modellen voorspelden dat het onwaarschijnlijk is dat midostaurine, gegeven in een dosis van 50 mg of 100 mg tweemaal daags bij steady-state, klinisch relevante remming van OATP1B veroorzaakt.
Speciale populaties
Oudere patiënten
Afgaande op farmacokinetische populatieanalysen is er geen significante impact vastgesteld van leeftijd op de farmacokinetiek van midostaurine en zijn twee actieve metabolieten voor patiënten in de leeftijd tussen 65 en 85 jaar. Bij volwassen patiënten met ASM, SM-AHN en MCL of met AML is geen dosisaanpassing van midostaurine vereist op basis van leeftijd.
Pediatrische patiënten
Rydapt wordt niet aanbevolen voor gebruik bij kinderen en adolescenten (zie rubriek 4.2). De farmacokinetiek van midostaurine bij pediatrische patiënten werd onderzocht in een fase I-monotherapieonderzoek met dosisescalatie bij 22 patiënten (12 patiënten in de leeftijd van 0-2 jaar en 10 patiënten in de leeftijd van 10-17 jaar) met AML of MLL-herschikte ALL door middel van een populatiefarmacokinetische benadering. De farmacokinetiek van midostaurine was lager dan evenredig aan de dosis bij doses van 30 mg/m2 en 60 mg/m2 na enkele en meervoudige doses. Vanwege de beperkte farmacokinetische gegevens bij pediatrische patiënten, kan er geen vergelijking worden gemaakt met de farmacokinetiek van midostaurine bij volwassenen.
Geslacht
Afgaande op modellen van farmacokinetische populatieanalysen van het effect van geslacht op klaring van midostaurine en de actieve metabolieten ervan, waren er geen statistisch significante bevindingen en de verwachte veranderingen in blootstelling (< 20%) werden niet klinisch relevant geacht. Er is geen dosisaanpassing van midostaurine nodig op basis van geslacht.
Ras/etniciteit
Er zijn geen verschillen in het farmacokinetisch profiel tussen blanke en negroïde proefpersonen. Afgaande op een fase I-onderzoek bij gezonde Japanse vrijwilligers waren de farmacokinetische profielen van midostaurine en de metabolieten ervan (CGP62221 en CGP52421) vergelijkbaar met de profielen die werden vastgesteld in andere farmacokinetische onderzoeken uitgevoerd bij blanken en negroïden. Er is geen dosisaanpassing van midostaurine nodig op basis van etniciteit.
Leverfunctiestoornis
In een gericht onderzoek bij leverfunctiestoornissen werd de systemische blootstelling van midostaurine na orale toediening van twee keer per dag 50 mg gedurende 6 dagen en een enkelvoudige dosis van 50 mg op dag 7 beoordeeld bij proefpersonen met een lichte of matige leverfunctiestoornis bij aanvang (respectievelijk Child-Pugh klasse A of B) en na toediening van een enkelvoudige dosis van 50 mg bij personen met een ernstige leverfunctiestoornis (Child Pugh-klasse C) in vergelijking met controlegroep met een normale leverfunctie. De maximumconcentratie van midostaurine werd bereikt tussen 2 en 3 uur na inname van een enkele dosis of herhaalde doses bij alle groepen. Op dag 1 waren de AUC0-12 en Cmax respectievelijk 8.130 ng*u/ml en 1.206 ng/ml voor gezonde deelnemers. De AUC0-12 was met respectievelijk 39% en 36% afgenomen bij deelnemers met een lichte of matige leverfunctiestoornis. Op dag 7 was de AUCCdal (blootstelling onder de curve van Cdal van dag 1 tot dag 7) 5.410 ng*u/ml bij gezonde proefpersonen en nam deze respectievelijk 35% en 20% af bij proefpersonen met een lichte of matige leverfunctiestoornis. De AUCtau was verminderd met respectievelijk 28% en 20% op dag 7.
De proefpersonen met een ernstige leverfunctiestoornis hadden een lagere geometrisch gemiddelde Cmax en AUCinf van midostaurine in vergelijking met de controlegroep (Cmax: 1.360 ng/ml, AUCinf: 30.100 ng*u/ml). De Cmax en AUCinf van midostaurine daalden gemiddeld met respectievelijk 78% en 59% bij proefpersonen met een ernstige leverfunctiestoornis.
Als laatste werden de langetermijngegevens van patiënten geanalyseerd aan de hand van een farmacokinetische populatie-aanpak. Er kon geen impact van de leverfunctiestoornis worden geïdentificeerd bij patiënten met een lichte tot matige leverfunctiestoornis in de ASM-, SM-AHN-, MCL- en AML-populaties.
Over het algemeen was er geen toename in blootstelling (AUC) aan midostaurine en de metabolieten ervan (CGP62221 en CGP52421) in plasma bij proefpersonen met een lichte, matige of ernstige leverfunctiestoornis vergeleken met proefpersonen met een normale leverfunctie. Voor patiënten met een lichte of matige leverfunctiestoornis bij aanvang is een dosisaanpassing niet noodzakelijk. De blootstelling aan midostaurine en zijn actieve metaboliet CGP62221 is aanzienlijk lager bij patiënten met een ernstige leverfunctiestoornis dan bij patiënten met een normale leverfunctie (zie rubriek 4.2). Er zijn echter onvoldoende gegevens over de werkzaamheid bij patiënten met een ernstige leverfunctiestoornis om te suggereren dat een dosisaanpassing nodig is.
Nierfunctiestoornis
Eliminatie via de nieren is een nevenroute voor eliminatie van midostaurine. Er werd geen gericht onderzoek bij nierfunctiestoornissen uitgevoerd voor midostaurine. Er werden farmacokinetische populatieanalysen uitgevoerd waarbij gegevens werden gebruikt uit klinische onderzoeken bij patiënten met AML (n = 180) en ASM, SM-AHN en MCL (n = 141). Van de 321 patiënten in de populatie vertoonden 177 patiënten een al bestaande lichte (n = 113), matige (n = 60) of ernstige (n = 4) nierfunctiestoornis (15 ml/min ≤ creatinineklaring [Creatinine Clearance, CrCL,] < 90 ml/min). 144 patiënten vertoonden een normale nierfunctie (CrCL > 90 ml/min) bij aanvang. Uit farmacokinetische populatieanalysen blijkt dat de klaring van midostaurine niet significant beïnvloed wordt door een nierfunctiestoornis en daarom is een dosisaanpassing niet noodzakelijk voor patiënten met een lichte of matige nierfunctiestoornis.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Vanwege de dosisbeperkende toxiciteit konden er geen klinische therapeutische blootstellingsniveaus worden bereikt bij dieren. Alle hieronder beschreven bevindingen bij dierproeven werden waargenomen bij een blootstelling aan midostaurine die significant lager is dan de therapeutische niveaus.
Veiligheidsfarmacologie en toxiciteit bij enkelvoudige/herhaalde doses
Farmacologische veiligheidsonderzoeken wijzen uit dat midostaurine waarschijnlijk niet interfereert met de vitale functies van het centrale zenuwstelsel. In vitro remde midostaurine de activiteit van het hERG-kanaal niet tot aan de grens van oplosbaarheid van 12 µM. De twee belangrijkste metabolieten bij de mens, GGP52421 en CGP6221 (ook getest op de grens van oplosbaarheid), remden de hERG-stroom met gematigde veiligheidsmarges. In de onderzoeken met herhaalde doses bij honden werden een verlaging van de hartslag, verlenging van het P-Q-interval en sporadisch optredende atrioventriculaire blokkades waargenomen bij individuele dieren.
In de onderzoeken met herhaalde doses bleken de doelorganen voor toxiciteit het maagdarmstelsel (braken bij honden en apen, diarree en slijmvliesveranderingen), de testikels (verminderde spermatogenese), het beenmerg (hypocellulariteit) en de lymfoïde organen (depletie/atrofie) te zijn. Het effect op het beenmerg en de lymfoïde organen ging gepaard met hematologische veranderingen zoals een verlaging van het aantal witte bloedcellen, lymfocyten en erytrocytaire parameters. Bij ratten, honden en apen werd steeds een toename van de leverenzymen (ALAT en ASAT) waargenomen in langetermijnonderzoeken van ≥ 3 maanden zonder histopathologische correlaties.
Reproductietoxiciteit
In een vruchtbaarheidsonderzoek bij ratten werd midostaurine geassocieerd met verminderde vruchtbaarheid, testiculaire degeneratie en atrofie, afgenomen motiliteit van het sperma, oligo- en aspermie, toegenomen resorptie, verminderd aantal zwangerschappen, innestelingen en levende embryo's.
Bij onderzoeken naar embryofoetale ontwikkeling bij ratten en konijnen werden een toename van het aantal late resorpties en een afname van het gewicht van de foetus en skeletossificatie waargenomen.
In een onderzoek naar de pre- en postnatale ontwikkeling werden maternale dystokie, minder jongen per nest, lager lichaamsgewicht van de jongen, versneld volledig openen van de ogen en latere ontwikkeling van de schrikreflex op geluid waargenomen.
Juveniele dierproeven
In een toxiciteitsonderzoek bij juveniele ratten werd midostaurine toegediend van dag 7 tot dag 70 na de geboorte. Een afname van het lichaamsgewicht, bloeding en celinfiltratie van gemengde cellen in de longen, en erytrocytose/erytrofagocytose in de mesenterische lymfeklieren werden waargenomen. Er was geen effect op fysieke ontwikkeling, op de sensorische functie of op de gedragsfunctie. De paarindex, de fertiliteitsindex en het aantal concepties waren verminderd bij 0, 5 en 15 mg/kg/dag, maar niet bij 2 mg/kg/dag.
Genotoxiciteit
Onderzoeken naar in-vitro- en in-vivo-genotoxiciteit die gericht waren op relevante genotoxiciteitseindpunten, leverden geen bewijs voor mutagene of clastogene activiteit. Er zijn geen carcinogeniteitsonderzoeken uitgevoerd.
Milieurisicobeoordeling (Environmental Risk Assessment, ERA)
Milieurisicobeoordelingsonderzoeken hebben aangetoond dat midostaurine mogelijk persistent, bioaccumulerend en toxisch is voor het milieu.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Capsule-inhoud
Macrogolglycerolhydroxystearaat
Macrogol
Ethanol, watervrij
Maïsoliemono-di-triglyceriden
All-rac-alfa-tocoferol
Capsule-omhulsel
Gelatine
Glycerol
Titaandioxide (E171)
IJzeroxide, geel (E172)
IJzeroxide, rood (E172)
Gezuiverd water
Drukinkt
Karmijn (E120)
Hypromellose
Propyleenglycol
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
PA/Al/PVC/Al-blisterverpakkingen. Eén blister bevat 4 zachte capsules.
Verpakkingen met 56 (2 verpakkingen van 28) of 112 (4 verpakkingen van 28) zachte capsules.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1218/001-002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 18 september 2017
Datum van laatste verlenging: 30 mei 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau: http://www.ema.europa.eu.