


SmPC (samenvatting van de productkenmerken) - Rybrevant
Rybrevant 350 mg concentraat voor oplossing voor infusie.
1. NAAM VAN HET GENEESMIDDEL
Rybrevant 350 mg concentraat voor oplossing voor infusie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén ml concentraat voor oplossing voor infusie bevat 50 mg amivantamab. Eén injectieflacon van 7 ml bevat 350 mg amivantamab.
Amivantamab is een op volledig humaan immunoglobuline G1 (IgG1) gebaseerd bispecifiek antilichaam dat is gericht tegen de epidermale-groeifactor (EGF)-receptoren en tegen de mesenchymale‑epitheliale transitie (MET)-receptoren, geproduceerd door een zoogdiercellijn (ovariumcellen van de Chinese hamster, CHO) met behulp van recombinant-DNA-techniek.
Hulpstof met bekend effect
Eén ml oplossing bevat 0,6 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat voor oplossing voor infusie.
De oplossing is kleurloos tot lichtgeel, met een pH van 5,7 en een osmolaliteit van ongeveer 310 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Rybrevant is geïndiceerd:
- in combinatie met lazertinib voor de eerstelijnsbehandeling van volwassen patiënten met gevorderde niet-kleincellige longkanker (NSCLC) met EGFR-exon 19-deleties of exon 21-L858R‑substitutiemutaties.
- in combinatie met carboplatine en pemetrexed voor de behandeling van volwassen patiënten met gevorderd NSCLC met EGFR-mutaties bestaande uit exon 19-deleties of exon 21-L858R-substituties na falen van eerdere therapie waaronder een EGFR-tyrosinekinaseremmer (TKI).
- in combinatie met carboplatine en pemetrexed voor de eerstelijnsbehandeling van volwassen patiënten met gevorderd NSCLC met activerende insertiemutaties in het exon 20-gen van de EGFR.
- als monotherapie voor de behandeling van volwassen patiënten met gevorderd NSCLC met activerende insertiemutaties in het exon 20-gen van de EGFR, na falen van op platina gebaseerde therapie.
4.2 Dosering en wijze van toediening
Behandeling met Rybrevant moet worden ingesteld door en onder toezicht staan van een arts met ervaring in het gebruik van geneesmiddelen tegen kanker.
Rybrevant moet worden toegediend door een medisch zorgverlener met toegang tot gepaste medische ondersteuning voor het behandelen van infusiegerelateerde reacties (IRR’s), als deze optreden.
Voordat behandeling met Rybrevant wordt ingesteld, moet de EGFR-mutatiestatus in monsters van tumorweefsel of plasma worden vastgesteld aan de hand van een gevalideerde testmethode. Als er geen mutatie in een plasmamonster wordt gedetecteerd, moet tumorweefsel, indien in voldoende hoeveelheid en van voldoende kwaliteit beschikbaar, worden getest vanwege de mogelijkheid van vals-negatieve resultaten bij het gebruik van een plasmatest. De test kan worden uitgevoerd op elk tijdstip vanaf de eerste diagnose tot het begin van de therapie; de test hoeft niet te worden herhaald als de EGFR-mutatiestatus eenmaal is vastgesteld (zie rubriek 5.1).
Dosering
Premedicatie moet worden toegediend om het risico op IRR’s bij Rybrevant te verkleinen (zie ‘Dosisaanpassingen’ en ‘Aanbevolen gelijktijdige geneesmiddelen’ hieronder).
Elke 3 weken
De aanbevolen doseringen van Rybrevant bij gebruik in combinatie met carboplatine en pemetrexed worden weergegeven in tabel 1 (zie hieronder bij ‘Infusiesnelheden’ en tabel 5).
Tabel 1: Aanbevolen dosering Rybrevant elke 3 weken
| Lichaamsgewicht bij aanvanga | Dosis Rybrevant | Schema | Aantal injectieflacons |
| Minder dan 80 kg | 1.400 mg | Elke week (totaal 4 doses) van week 1 t/m 4 • Week 1 - splits infusie over dag 1 en dag 2
| 4 |
| 1.750 mg | Vanaf week 7 elke 3 weken | 5 | |
| 80 kg of meer | 1.750 mg | Elke week (totaal 4 doses) van week 1 t/m 4 • Week 1 - splits infusie over dag 1 en dag 2
| 5 |
| 2.100 mg | Vanaf week 7 elke 3 weken | 6 |
a Dosisaanpassing niet vereist bij latere veranderingen in lichaamsgewicht.
Bij gebruik in combinatie met carboplatine en pemetrexed moet Rybrevant worden toegediend na carboplatine en pemetrexed in de volgende volgorde: pemetrexed, carboplatine en dan Rybrevant. Zie rubriek 5.1 en de voorschrijfinformatie van de fabrikant voor de toedieningsinstructies van carboplatine en pemetrexed.
Elke 2 weken
De aanbevolen dosering van Rybrevant monotherapie of in combinatie met lazertinib is weergegeven in tabel 2 (zie hieronder bij ‘Infusiesnelheden’ en tabel 6).
Tabel 2: Aanbevolen dosering Rybrevant elke 2 weken
| Lichaamsgewicht bij aanvanga | Dosis Rybrevant | Schema | Aantal injectieflacons met 350 mg/7 ml Rybrevant |
| Minder dan 80 kg | 1.050 mg | Elke week (totaal 4 doses) van week 1 t/m 4 • Week 1 - splits infusie over dag 1 en dag 2
| 3 |
| Vanaf week 5 elke 2 weken |
| 80 kg of meer | 1.400 mg | Elke week (totaal 4 doses) van week 1 t/m 4 • Week 1 - splits infusie over dag 1 en dag 2
| 4 |
| Vanaf week 5 elke 2 weken |
a Dosisaanpassing niet vereist bij latere veranderingen in lichaamsgewicht.
Bij toediening in combinatie met lazertinib wordt aanbevolen om Rybrevant op enig tijdstip na lazertinib toe te dienen als het op dezelfde dag wordt toegediend. Raadpleeg rubriek 4.2 van de Samenvatting van de productkenmerken van lazertinib voor informatie over de aanbevolen dosering van lazertinib.
Behandelduur
Het wordt aanbevolen om patiënten met Rybrevant te behandelen tot progressie van de ziekte of tot onaanvaardbare toxiciteit.
Gemiste dosis
Als een geplande dosis wordt gemist, moet de dosis zo spoedig mogelijk worden toegediend en moet het doseringsschema dienovereenkomstig worden aangepast, zodat het behandelinterval hetzelfde blijft.
Dosisaanpassingen
De toediening moet worden onderbroken bij bijwerkingen van graad 3 of graad 4, totdat de bijwerking afneemt tot ≤ graad 1 of het aanvangsniveau. Duurt een onderbreking 7 dagen of minder, hervat de behandeling dan met de huidige dosis. Duurt een onderbreking langer dan 7 dagen, dan wordt aanbevolen de behandeling te hervatten met een verlaagde dosis, zoals is weergegeven in tabel 3. Zie ook specifieke dosisaanpassingen voor specifieke bijwerkingen onder tabel 3.
Bij gebruik in combinatie met lazertinib: raadpleeg rubriek 4.2 van de Samenvatting van de productkenmerken van lazertinib voor informatie over dosisaanpassingen van lazertinib.
Tabel 3: Aanbevolen dosisaanpassingen vanwege bijwerkingen
Dosis waarbij de bijwerking optrad | Dosis na 1e onderbreking vanwege bijwerking | Dosis na 2e onderbreking vanwege bijwerking | Dosis na 3e onderbreking vanwege bijwerking |
| 1.050 mg | 700 mg | 350 mg | Stop met Rybrevant |
| 1.400 mg | 1.050 mg | 700 mg | |
| 1.750 mg | 1.400 mg | 1.050 mg | |
| 2.100 mg | 1.750 mg | 1.400 mg |
Infusiegerelateerde reacties
De infusie dient te worden onderbroken bij het eerste teken van IRR’s. Op klinische indicatie moeten aanvullende ondersteunende geneesmiddelen (bijv. aanvullende glucocorticoïden, antihistaminica, antipyretica en anti-emetica) worden toegediend (zie rubriek 4.4).
- Graad 1-3 (licht-ernstig): hervat het infuus na herstel van de symptomen op 50% van de eerdere snelheid. Als er geen extra symptomen zijn, kan de snelheid worden opgevoerd volgens de aanbevolen infusiesnelheid (zie tabel 5 en 6). Bij de volgende dosistoediening moeten gelijktijdige geneesmiddelen worden toegediend (met inbegrip van dexamethason (20 mg) of gelijkwaardig) (zie tabel 4).
- Terugkerend graad 3 of graad 4 (levensbedreigend): stop definitief met Rybrevant.
Voorvallen van veneuze trombo-embolie (VTE) bij gelijktijdig gebruik met lazertinib Bij aanvang van de behandeling moeten profylactische anticoagulantia worden toegediend om voorvallen van VTE te voorkomen bij patiënten die Rybrevant in combinatie met lazertinib krijgen. In overeenstemming met de klinische richtlijnen moeten patiënten profylactisch een direct werkend oraal anticoagulans (DOAC) of een laagmoleculairgewicht heparine (LMWH) krijgen. Het gebruik van vitamine K‑antagonisten wordt niet aanbevolen.
Bij voorvallen van VTE die gepaard gaan met klinische instabiliteit (bijv. respiratoir falen of cardiale disfunctie), moeten beide geneesmiddelen worden onderbroken totdat de patiënt klinisch stabiel is. Daarna kunnen beide geneesmiddelen in dezelfde dosis worden hervat. In het geval van recidief ondanks gepaste antistolling moet Rybrevant worden gestaakt. De behandeling kan worden voortgezet met lazertinib in dezelfde dosis.
Huid- en nagelreacties
Profylactische therapie met orale en topische antibiotica wordt aanbevolen om het risico en de ernst van huid- en nagelreacties te verminderen bij patiënten die Rybrevant krijgen. Niet-comedogene vochtinbrengende huidcrème (bij voorkeur op basis van ceramiden of andere formuleringen die langdurige hydratatie van de huid bieden en geen uitdrogende middelen bevatten) voor het gezicht en het hele lichaam (behalve de hoofdhuid) en chloorhexidine-oplossing om handen en voeten te wassen, worden ook aanbevolen. Patiënten moeten de instructie krijgen om blootstelling aan de zon te beperken tijdens en gedurende 2 maanden na de Rybrevant-therapie. Zie rubriek 4.4 voor meer informatie over profylaxe voor huid- en nagelreacties.
Als de patiënt een graad 1-2-reactie van huid of nagel ontwikkelt, moet ondersteunende zorg worden ingesteld op klinische indicatie. Als er na 2 weken geen verbetering optreedt, moet dosisverlaging worden overwogen voor aanhoudende graad 2-rash (zie tabel 3). Als de patiënt een graad 3-reactie van huid of nagel ontwikkelt, moet ondersteunende zorg worden ingesteld op klinische indicatie en moet onderbreking van Rybrevant worden overwogen totdat de bijwerking verbetert. Na verbetering van de huid- of nagelreactie tot ≤ graad 2, moet Rybrevant in een verlaagde dosis worden hervat. Als de patiënt een graad 4-reactie van huid ontwikkelt, stop dan definitief met Rybrevant (zie rubriek 4.4).
Interstitiële longziekte
Behandeling met Rybrevant moet tijdelijk worden gestaakt als interstitiële longziekte (ILD) of op ILD lijkende bijwerkingen (pneumonitis) worden vermoed. Als bevestigd is dat de patiënt ILD of op ILD lijkende bijwerkingen (bijv. pneumonitis) heeft, stop dan definitief met Rybrevant (zie rubriek 4.4).
Aanbevolen gelijktijdige geneesmiddelen
Twee dagen vóór de eerste infusie:
Gedurende de twee dagen voorafgaand aan de initiële Rybrevant-infusie moeten patiënten tweemaal daags 8 mg oraal dexamethason krijgen.
Dag van infusie:
Op de dag van de initiële infusie (week 1, dag 1) moeten patiënten één uur vóór de infusie 8 mg oraal dexamethason toegediend krijgen, naast intraveneus dexamethason, om het risico op IRR’s verder te verminderen.
Vóór de infusie (week 1, dag 1 en 2) moeten antihistaminica, antipyretica en glucocorticoïden worden toegediend om het risico op IRR’s te verkleinen (zie tabel 4). Voor volgende dosistoedieningen is het nodig om antihistaminica en antipyretica toe te dienen. Glucocorticoïden moeten na langdurige dosisonderbrekingen ook opnieuw worden ingesteld. Anti-emetica moeten zo nodig worden toegediend.
Tabel 4: Doseringsschema van premedicatie
| Premedicatie | Dosis | Wijze van toediening | Aanbevolen toedieningsvenster vóór toediening van Rybrevant |
| Antihistaminicum* | Difenhydramine (25 tot 50 mg) of gelijkwaardig | intraveneus | 15 tot 30 minuten |
| oraal | 30 tot 60 minuten | ||
| Antipyreticum* | Paracetamol (650 tot 1.000 mg) | intraveneus | 15 tot 30 minuten |
| oraal | 30 tot 60 minuten |
| Glucocorticoïd‡ | Dexamethason (8 mg) | oraal | 60 minuten |
| Glucocorticoïd‡ | Dexamethason (20 mg) of gelijkwaardig | intraveneus | 60 tot 120 minuten |
| Glucocorticoïd+ | Dexamethason (10 mg) of gelijkwaardig | intraveneus | 45 tot 60 minuten |
* Vereist bij alle toedieningen.
‡ Vereist bij de eerste toediening (week 1, dag 1); of bij de volgende toediening in geval van een IRR. + Vereist bij de tweede toediening (week 1, dag 2); optioneel bij latere toedieningen.
Bijzondere populaties
Pediatrische patiënten
Er is geen relevante toepassing van amivantamab bij pediatrische patiënten bij de behandeling van niet-kleincellige longkanker.
Ouderen
Er zijn geen dosisaanpassingen nodig (zie rubriek 4.8, rubriek 5.1 en rubriek 5.2).
Nierinsufficiëntie
Er zijn geen formele studies met amivantamab uitgevoerd bij patiënten met nierinsufficiëntie. Op basis van populatie-farmacokinetische (PK-) analyses is er geen dosisaanpassing nodig voor patiënten met lichte of matige nierinsufficiëntie. Voorzichtigheid is geboden bij patiënten met ernstige nierinsufficiëntie, aangezien amivantamab bij deze patiëntenpopulatie niet is onderzocht (zie rubriek 5.2). Als de behandeling wordt opgestart, moeten patiënten worden gecontroleerd op bijwerkingen, met dosisaanpassingen volgens de aanbevelingen hierboven.
Leverinsufficiëntie
Er zijn geen formele studies met amivantamab uitgevoerd bij patiënten met leverinsufficiëntie. Op basis van populatie-PK-analyses is er geen dosisaanpassing nodig voor patiënten met lichte leverinsufficiëntie. Voorzichtigheid is geboden bij patiënten met matige of ernstige leverinsufficiëntie, aangezien amivantamab bij deze patiëntenpopulatie niet is onderzocht (zie rubriek 5.2). Als de behandeling wordt opgestart, moeten patiënten worden gecontroleerd op bijwerkingen, met dosisaanpassingen volgens de aanbevelingen hierboven.
Wijze van toediening
Rybrevant is voor intraveneus gebruik. Het wordt toegediend als intraveneuze infusie na verdunning met een steriele 5%-glucoseoplossing of natriumchlorideoplossing voor injectie van 9 mg/ml (0,9%). Rybrevant moet worden toegediend met een inlinefilter.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
Infusiesnelheden
Na verdunning moet het infuus intraveneus worden toegediend met een snelheid zoals weergegeven in tabel 5 of 6 hieronder. Vanwege de frequentie van IRR’s bij de eerste toediening moet amivantamab in week 1 en week 2 worden geïnfundeerd via een perifere ader; in de weken daarna, als het risico op een IRR lager is, kan het infuus worden toegediend via een centrale lijn (zie rubriek 6.6). Het wordt aanbevolen om de eerste dosis zo kort mogelijk voor de toediening klaar te maken om de kans zo groot mogelijk te maken dat het volledige infuus wordt toegediend in geval van een IRR.
Tabel 5: Infusiesnelheden voor de toediening van Rybrevant elke 3 weken
| Lichaamsgewicht minder dan 80 kg | |||
| Week | Dosis (in een infuuszak van 250 ml) | Initiële infusiesnelheid | Vervolg-infusiesnelheid† |
| Week 1 (dosis via gesplitste infusie) | |||
| Week 1 dag 1 | 350 mg | 50 ml/uur | 75 ml/uur |
| Week 1 dag 2 | 1.050 mg | 33 ml/uur | 50 ml/uur |
| Week 2 | 1.400 mg | 65 ml/uur | |
| Week 3 | 1.400 mg | 85 ml/uur | |
| Week 4 | 1.400 mg | 125 ml/uur | |
| Volgende weken* | 1.750 mg | 125 ml/uur | |
| Lichaamsgewicht 80 kg of meer | |||
| Week | Dosis (in een infuuszak van 250 ml) | Initiële infusiesnelheid | Vervolg-infusiesnelheid† |
| Week 1 (dosis via gesplitste infusie) | |||
| Week 1 dag 1 | 350 mg | 50 ml/uur | 75 ml/uur |
| Week 1 dag 2 | 1.400 mg | 25 ml/uur | 50 ml/uur |
| Week 2 | 1.750 mg | 65 ml/uur | |
| Week 3 | 1.750 mg | 85 ml/uur | |
| Week 4 | 1.750 mg | 125 ml/uur | |
| Volgende weken* | 2.100 mg | 125 ml/uur | |
* Vanaf week 7 krijgen de patiënten de toedieningen elke 3 weken.
† Verhoog bij afwezigheid van infusiegerelateerde reacties na 2 uur de initiële infusiesnelheid tot de vervolg-infusiesnelheid.
Tabel 6: Infusiesnelheden voor de toediening van Rybrevant elke 2 weken
| Lichaamsgewicht minder dan 80 kg | |||
| Week | Dosis (in een infuuszak van 250 ml) | Initiële infusiesnelheid | Vervolg-infusiesnelheid‡ |
| Week 1 (dosis via gesplitste infusie) | |||
| Week 1 dag 1 | 350 mg | 50 ml/uur | 75 ml/uur |
| Week 1 dag 2 | 700 mg | 50 ml/uur | 75 ml/uur |
| Week 2 | 1.050 mg | 85 ml/uur | |
| Volgende weken* | 1.050 mg | 125 ml/uur | |
| Lichaamsgewicht 80 kg of meer | |||
| Week | Dosis (in een infuuszak van 250 ml) | Initiële infusiesnelheid | Vervolg-infusiesnelheid‡ |
| Week 1 (dosis via gesplitste infusie) | |||
| Week 1 dag 1 | 350 mg | 50 ml/uur | 75 ml/uur |
| Week 1 dag 2 | 1.050 mg | 35 ml/uur | 50 ml/uur |
| Week 2 | 1.400 mg | 65 ml/uur | |
| Week 3 | 1.400 mg | 85 ml/uur | |
| Volgende weken* | 1.400 mg | 125 ml/uur | |
* Na week 5 krijgen de patiënten de toedieningen elke 2 weken.
‡ Verhoog bij afwezigheid van IRR’s na 2 uur de initiële infusiesnelheid tot de vervolg-infusiesnelheid.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infusiegerelateerde reacties
Bij patiënten die werden behandeld met amivantamab kwamen infusiegerelateerde reacties vaak voor (zie rubriek 4.8).
Vóór de eerste infusie (week 1) moeten antihistaminica, antipyretica en glucocorticoïden worden toegediend om het risico op IRR’s te verkleinen. Bij volgende dosistoedieningen moeten antihistaminica en antipyretica worden toegediend. Het eerste infuus moet in week 1 in gesplitste doses worden toegediend op dag 1 en dag 2.
Patiënten moeten worden behandeld in een setting met de juiste medische ondersteuning om IRR’s te behandelen. Infusies moeten bij het eerste teken van IRR’s van om het even welke ernst worden onderbroken en na de infusie moeten geneesmiddelen op klinische indicatie worden toegediend. Na verdwijnen van de symptomen moet het infuus worden hervat op 50% van de eerdere snelheid. Bij terugkerende IRR’s van graad 3 of graad 4 moet Rybrevant definitief worden gestopt (zie rubriek 4.2).
Interstitiële longziekte
Interstitiële longziekte (ILD) of op ILD lijkende bijwerkingen (bijv. pneumonitis), waaronder fatale voorvallen, zijn gemeld bij patiënten die werden behandeld met amivantamab (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op symptomen die wijzen op ILD/pneumonitis (bijv. dyspneu, hoesten, koorts). Als zich symptomen ontwikkelen, moet de behandeling met Rybrevant worden onderbroken in afwachting van onderzoek van deze symptomen. Vermoedelijke ILD of op ILD lijkende bijwerkingen moeten worden beoordeeld en zo nodig moet gepaste behandeling worden ingesteld. Bij patiënten met bevestigde ILD of op ILD lijkende bijwerkingen moet Rybrevant definitief worden stopgezet (zie rubriek 4.2).
Voorvallen van veneuze trombo-embolie (VTE) bij gelijktijdig gebruik met lazertinib Bij patiënten die Rybrevant in combinatie met lazertinib kregen, werden voorvallen van veneuze trombo-embolie (VTE) gemeld, waaronder diepe veneuze trombose (DVT) en longembolie (PE), waaronder fatale voorvallen (zie rubriek 4.8). In overeenstemming met de klinische richtlijnen moeten patiënten profylactisch een direct werkend oraal anticoagulans (DOAC) of een laagmoleculairgewicht heparine (LMWH) krijgen. Het gebruik van vitamine K‑antagonisten wordt niet aanbevolen.
Klachten en verschijnselen van voorvallen van VTE moeten worden gemonitord. Patiënten met voorvallen van VTE moeten op klinische indicatie worden behandeld met antistolling. Bij voorvallen van VTE die gepaard gaan met klinische instabiliteit, moet de behandeling worden onderbroken totdat de patiënt klinisch stabiel is. Daarna kunnen beide geneesmiddelen in dezelfde dosis worden hervat. In het geval van recidief ondanks gepaste antistolling moet Rybrevant worden gestaakt. De behandeling kan worden voortgezet met lazertinib in dezelfde dosis (zie rubriek 4.2).
Huid- en nagelreacties
Rash (waaronder acneïforme dermatitis), pruritus, droge huid en huidulcus kwamen voor bij patiënten die werden behandeld met amivantamab (zie rubriek 4.8). Patiënten moeten de instructie krijgen om blootstelling aan zon te beperken tijdens de behandeling met Rybrevant en gedurende 2 maanden na de behandeling. Beschermende kleding en gebruik van een breedspectrum-UVA-/UVB-zonbescherming worden geadviseerd. Een profylactische benadering om rash te voorkomen wordt aanbevolen. Dit omvat profylactische therapie bij de start van de behandeling met een oraal antibioticum (bijv. doxycycline of minocycline, 100 mg tweemaal daags) beginnend op dag 1 gedurende de eerste 12 weken van de behandeling. Gebruik na voltooiing van de orale antibioticatherapie een topische antibiotische lotion voor de hoofdhuid (bijv. clindamycine 1%) gedurende de volgende 9 maanden van de behandeling. Niet-comedogene vochtinbrengende huidcrème (bij voorkeur op basis van ceramiden of andere formuleringen die langdurige hydratatie van de huid bieden en geen uitdrogende middelen bevatten) voor het gezicht en het hele lichaam (behalve de hoofdhuid) en chloorhexidineoplossing om handen en voeten te wassen worden aanbevolen om te gebruiken vanaf dag 1 en voor de duur van de behandeling.
Het wordt aanbevolen dat voorschriften voor topische en/of orale antibiotica en topische corticosteroïden beschikbaar zijn op het moment van de eerste toediening om vertraging in de reactieve behandeling zoveel mogelijk te beperken in het geval dat zich, ondanks profylactische behandeling, rash zou ontwikkelen. Als zich huidreacties ontwikkelen, moeten er ondersteunende zorg, topische corticosteroïden en topische en/of orale antibiotica worden toegediend. Bij graad 3-voorvallen of slecht verdragen graad 2-voorvallen moeten tevens systemische antibiotica en orale steroïden worden toegediend. Patiënten die zich presenteren met ernstige rash die er atypisch uitziet of een atypische verdeling heeft, of die niet verbetert binnen 2 weken, moeten onmiddellijk naar een dermatoloog worden verwezen. De dosis van Rybrevant moet worden verlaagd, of toediening moet onderbroken of definitief stopgezet worden, afhankelijk van de ernst (zie rubriek 4.2).
Toxische epidermale necrolyse (TEN) is gemeld. Behandeling met dit geneesmiddel moet worden stopgezet als TEN wordt bevestigd.
Oogaandoeningen
Oogaandoeningen, waaronder keratitis, traden op bij patiënten die werden behandeld met amivantamab (zie rubriek 4.8). Patiënten die zich presenteren met verergerende symptomen aan de ogen, moeten onmiddellijk naar een oogarts worden verwezen en moeten stoppen met het gebruik van contactlenzen totdat de symptomen zijn beoordeeld. Voor dosisaanpassingen voor graad 3- of graad 4-oogaandoeningen, zie rubriek 4.2.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol (23 mg) natrium per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is. Dit geneesmiddel kan worden verdund in natriumchlorideoplossing voor infusie van 9 mg/ml (0,9%). Hiermee dient men rekening te houden bij patiënten op een gecontroleerd natriumdieet (zie rubriek 6.6).
Polysorbaatgehalte
Dit geneesmiddel bevat 0,6 mg polysorbaat 80 in elke ml. Dit komt overeen met 4,2 mg per injectieflacon van 7 ml. Polysorbaten kunnen overgevoeligheidsreacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar geneesmiddeleninteracties uitgevoerd. Voor amivantamab is het – als monoklonaal IgG1-antilichaam – onwaarschijnlijk dat uitscheiding via de nieren en door leverenzymen gemedieerde metabolisatie van intact amivantamab belangrijke eliminatieroutes zijn. Er wordt bijgevolg niet verwacht dat variaties in de enzymen die geneesmiddelen metaboliseren, van invloed zouden zijn op de eliminatie van amivantamab. Als gevolg van de hoge affiniteit met een unieke epitoop op EGFR en MET, wordt niet verwacht dat amivantamab geneesmiddel-metaboliserende enzymen modificeert.
Vaccins
Er zijn geen klinische gegevens beschikbaar over de werkzaamheid en veiligheid van vaccinaties bij patiënten die amivantamab gebruiken. Vermijd het gebruik van levende of levende verzwakte vaccins wanneer patiënten amivantamab gebruiken.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met amivantamab en gedurende 3 maanden na beëindiging daarvan.
Zwangerschap
Er zijn geen gegevens beschikbaar uit onderzoek bij mensen om het risico van gebruik van amivantamab tijdens de zwangerschap te beoordelen. Er werden geen reproductiestudies bij dieren uitgevoerd die gegevens kunnen leveren over een geneesmiddelgerelateerd risico. Toediening van EGFR- en MET-remmende moleculen aan zwangere dieren resulteerde in een verhoogde incidentie van vertraging in de embryo-foetale ontwikkeling, embryoletaliteit en abortus. Op basis van zijn werkingsmechanisme en bevindingen in diermodellen zou amivantamab dus schade bij de foetus kunnen veroorzaken als het wordt toegediend aan een zwangere vrouw. Amivantamab mag niet worden gegeven tijdens de zwangerschap, tenzij men van oordeel is dat het voordeel van behandeling voor de vrouw opweegt tegen mogelijke risico’s voor de foetus. Indien de patiënt tijdens de behandeling met dit geneesmiddel zwanger wordt, moet zij op de hoogte worden gebracht van het mogelijke risico voor de foetus (zie rubriek 5.3).
Borstvoeding
Het is niet bekend of amivantamab bij de mens in de moedermelk wordt uitgescheiden. Bij de mens is bekend dat IgG’s tijdens de eerste dagen na de geboorte worden uitgescheiden in de moedermelk, en snel daarna afnemen tot lage concentraties. Risico voor een kind dat borstvoeding krijgt, kan tijdens deze korte periode net na de geboorte niet worden uitgesloten, hoewel het aannemelijk is dat IgG’s worden afgebroken in het maag-darmkanaal van het kind dat borstvoeding krijgt en niet worden geabsorbeerd. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met amivantamab moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over het effect van amivantamab op de vruchtbaarheid bij de mens. Effecten op de mannelijke en vrouwelijke vruchtbaarheid zijn niet geëvalueerd in dieronderzoek.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Rybrevant kan matige invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Zie rubriek 4.8 (bijv. duizeligheid, vermoeidheid, gezichtsvermogen afgenomen). Als patiënten aan de behandeling gerelateerde symptomen ervaren, waaronder bijwerkingen die hun zicht of concentratie- en reactievermogen beïnvloeden, wordt aanbevolen dat ze geen voertuig besturen of machines bedienen tot het effect afneemt.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In de dataset van amivantamab als monotherapie (N=380) waren de meest frequent waargenomen bijwerkingen van alle graden: rash (76%), infusiegerelateerde reacties (67%), nageltoxiciteit (47%), hypoalbuminemie (31%), oedeem (26%), vermoeidheid (26%), stomatitis (24%), nausea (23%) en constipatie (23%). Ernstige bijwerkingen waren onder andere: ILD (1,3%), IRR (1,1%) en rash (1,1%). 3% van de patiënten stopte met Rybrevant vanwege bijwerkingen. De bijwerkingen die het vaakst leidden tot stoppen met de behandeling waren: IRR (1,1%), ILD (0,5%) en nageltoxiciteit (0,5%).
Tabel met bijwerkingen
Tabel 7 geeft een samenvatting van de bijwerkingen die optraden bij patiënten die amivantamab als monotherapie kregen toegediend.
De gegevens zijn een weergave van de blootstelling aan amivantamab van 380 patiënten met lokaal gevorderd of gemetastaseerd niet-kleincellig longcarcinoom na falen van op platina gebaseerde chemotherapie. Patiënten kregen amivantamab 1.050 mg (voor patiënten < 80 kg) of 1.400 mg (voor patiënten ≥ 80 kg). De mediane blootstelling aan amivantamab was 4,1 maanden (bereik: 0,0 tot 39,7 maanden).
Bijwerkingen die tijdens klinische studies zijn waargenomen, staan hieronder vermeld naar frequentiecategorie. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiegroep zijn de bijwerkingen weergegeven in volgorde van afnemende ernst. Tabel 7: Bijwerkingen bij patiënten die amivantamab als monotherapie kregen toegediend
Systeem/orgaanklasse Bijwerking | Frequentie-categorie | Alle graden (%) | Graad 3-4 (%) |
| Voedings- en stofwisselingsstoornissen | |||
| Hypoalbuminemie* (zie rubriek 5.1) | Zeer vaak | 31 | 2† |
| Verminderde eetlust | 16 | 0,5† | |
| Hypocalciëmie | 10 | 0,3† | |
| Hypokaliëmie | Vaak | 9 | 2 |
| Hypomagnesiëmie | 8 | 0 | |
| Zenuwstelselaandoeningen | |||
| Duizeligheid* | Zeer vaak | 13 | 0,3† |
| Oogaandoeningen | |||
| Gezichtsvermogen afgenomen* | Vaak | 3 | 0 |
| Groei van de wimpers* | 1 | 0 | |
| Overige oogaandoeningen* | 6 | 0 | |
| Keratitis | Soms | 0,5 | 0 |
| Uveïtis | 0,3 | 0 | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Interstitiële longziekte* | Vaak | 3 | 0,5† |
| Maagdarmstelselaandoeningen | |||
| Diarree | Zeer vaak | 11 | 2† |
| Stomatitis* | 24 | 0,5† | |
| Nausea | 23 | 0,5† | |
| Constipatie | 23 | 0 | |
| Braken | 12 | 0,5† | |
| Buikpijn* | Vaak | 9 | 0,8† |
| Hemorroïden | 3,7 | 0 | |
| Lever- en galaandoeningen | |||
| Alanine-aminotransferase verhoogd | Zeer vaak | 15 | 2 |
| Aspartaat-aminotransferase verhoogd | 13 | 1 | |
| Bloed alkalische fosfatase verhoogd | 12 | 0,5† | |
| Huid- en onderhuidaandoeningen | |||
| Rash* | Zeer vaak | 76 | 3† |
| Nageltoxiciteit* | 47 | 2† | |
| Droge huid* | 19 | 0 | |
| Pruritus | 18 | 0 | |
| Huidulcus | Soms | 0,8 | 0 |
| Toxische epidermale necrolyse | 0,3 | 0,3† | |
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Myalgie | Zeer vaak | 11 | 0,3† |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Oedeem* | Zeer vaak | 26 | 0,8† |
| Vermoeidheid* | 26 | 0,8† | |
| Pyrexie | 11 | 0 | |
| Letsels, intoxicaties en verrichtingscomplicaties | |||
| Infusiegerelateerde reactie | Zeer vaak | 67 | 2 |
* Gegroepeerde termen
† Enkel graad 3-voorvallen
Samenvatting van het veiligheidsprofiel
In de dataset van amivantamab in combinatie met carboplatine en pemetrexed (N=301), waren de meest frequent waargenomen bijwerkingen van alle graden: rash (83%), neutropenie (57%), nageltoxiciteit (53%), infusiegerelateerde reacties (51%), vermoeidheid (43%), stomatitis (39%), nausea (43%), trombocytopenie (40%), constipatie (40%), oedeem (40%), verminderde eetlust (33%), hypoalbuminemie (32%), alanine-aminotransferase verhoogd (26%), aspartaataminotransferase verhoogd (23%), braken (22%) en hypokaliëmie (20%). Ernstige bijwerkingen waren onder andere: rash (2,7%), veneuze trombo-embolie (2,3%), trombocytopenie (2,3%) en ILD (2,0%). Acht procent van de patiënten stopte met Rybrevant vanwege bijwerkingen. De bijwerkingen die het vaakst leidden tot stoppen met de behandeling waren: IRR (2,7%), rash (2,3%), ILD (2,3%) en nageltoxiciteit (1,0%).
Tabel 8 geeft een samenvatting van de bijwerkingen die optraden bij patiënten die amivantamab in combinatie met chemotherapie kregen toegediend.
De gegevens zijn een weergave van de blootstelling aan amivantamab in combinatie met carboplatine en pemetrexed van 301 patiënten met lokaal gevorderd of gemetastaseerd niet-kleincellig longcarcinoom. Patiënten kregen amivantamab 1.400 mg (voor patiënten < 80 kg) of 1.750 mg (voor patiënten ≥ 80 kg) eenmaal per week gedurende 4 weken. Vanaf week 7 kregen patiënten 1.750 mg amivantamab (voor patiënten < 80 kg) of 2.100 mg (voor patiënten ≥ 80 kg) elke 3 weken. De mediane blootstelling aan amivantamab in combinatie met carboplatine en pemetrexed was 7,7 maanden (bereik: 0,0 tot 28,1 maanden).
Bijwerkingen die tijdens klinische studies zijn waargenomen, staan hieronder vermeld naar frequentiecategorie. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiegroep zijn de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 8: Bijwerkingen bij patiënten die amivantamab in combinatie met carboplatine en pemetrexed kregen toegediend
Systeem/orgaanklasse Bijwerking | Frequentie-categorie | Alle graden (%) | Graad 3-4 (%) | |
| Bloed- en lymfestelselaandoeningen | ||||
| Neutropenie | Zeer vaak | 57 | 39 | |
| Trombocytopenie | 40 | 12 | ||
| Voedings- en stofwisselingsstoornissen | ||||
| Verminderde eetlust | Zeer vaak | 33 | 1,3 | |
| Hypoalbuminemie* | 32 | 3,7 | ||
| Hypokaliëmie | 20 | 6,6 | ||
| Hypomagnesiëmie | 13 | 1,3 | ||
| Hypocalciëmie | 12 | 1,0 | ||
| Zenuwstelselaandoeningen | ||||
| Duizeligheid* | Vaak | 10 | 0,3 | |
| Bloedvataandoeningen | ||||
| Veneuze trombo-embolie* | Zeer vaak | 14 | 3,0 | |
| Oogaandoeningen | ||||
| Overige oogaandoeningen* | Vaak | 7,3 | 0 | |
| Gezichtsvermogen afgenomen* | 3,0 | 0 | ||
| Groei van de wimpers | Soms | 0,3 | 0 | |
| Keratitis | 0,3 | 0 | ||
| Uveïtis | 0,3 | 0 | ||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||||
| Interstitiële longziekte* | Vaak | 2,3 | 1,7 | |
| Maagdarmstelselaandoeningen | ||||
| Nausea | Zeer vaak | 43 | 1,0 | |
| Constipatie | 40 | 0,3 | ||
| Stomatitis* | 39 | 3,0 | ||
| Braken | 22 | 2,0 | ||
| Diarree | 19 | 2,3 | ||
| Buikpijn* | Vaak | 11 | 0,3 | |
| Hemorroïden | 9,3 | 0,7 | |
| Lever- en galaandoeningen | |||
| Alanine-aminotransferase verhoogd | Zeer vaak | 26 | 4,3 |
| Aspartaataminotransferase verhoogd | 23 | 0,7 | |
| Bloed alkalische fosfatase verhoogd | Vaak | 10 | 0,3 |
| Huid- en onderhuidaandoeningen | |||
| Rash* | Zeer vaak | 83 | 14 |
| Nageltoxiciteit* | 53 | 4,3 | |
| Droge huid* | 16 | 0 | |
| Pruritus | 10 | 0 | |
| Huidulcus | Vaak | 3,7 | 0,7 |
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Myalgie | Vaak | 5,0 | 0,7 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Vermoeidheid* | Zeer vaak | 43 | 4,7 |
| Oedeem* | 40 | 1,3 | |
| Pyrexie | 14 | 0 | |
| Letsels, intoxicaties en verrichtingscomplicaties | |||
| Infusiegerelateerde reactie | Zeer vaak | 51 | 3,0 |
* Gegroepeerde termen
Samenvatting van het veiligheidsprofiel
In de dataset van amivantamab in combinatie met lazertinib (N=421), waren de meest voorkomende bijwerkingen van alle graden: rash (89%), nageltoxiciteit (71%), infusiegerelateerde reacties (63%), hypoalbuminemie (48%), hepatotoxiciteit (47%), oedeem (47%), stomatitis (43%), veneuze trombo-embolie (37%), paresthesie (lazertinib) (34%), vermoeidheid (32%), diarree (29%), constipatie (29%), droge huid (26%), pruritus (24%), verminderde eetlust (24%), hypocalciëmie (21%), nausea (21%) en overige oogaandoeningen (21%). De meest voorkomende ernstige bijwerkingen waren onder andere: veneuze trombo-embolie (11%), pneumonie (4,0%), rash (3,1%), ILD/pneumonitis (2,9%), hepatotoxiciteit (2,4%), COVID-19 (2,4%) en IRR en pleurale effusie (2,1%). Drieëntwintig procent van de patiënten stopte met Rybrevant vanwege bijwerkingen. De bijwerkingen die het vaakst leidden tot stoppen met Rybrevant waren: rash (5,5%), infusiegerelateerde reacties (4,5%), nageltoxiciteit (3,6%), ILD (2,9%) en VTE (2,9%).
Tabel 9 geeft een samenvatting van de bijwerkingen die optraden bij patiënten die amivantamab in combinatie met lazertinib kregen.
De gegevens weerspiegelen de blootstelling aan amivantamab in combinatie met lazertinib bij 421 patiënten met lokaal gevorderde of gemetastaseerde niet-kleincellige longkanker. Patiënten kregen amivantamab 1.050 mg (voor patiënten < 80 kg) of 1.400 mg (voor patiënten ≥ 80 kg) eenmaal per week gedurende 4 weken, daarna elke 2 weken. De mediane blootstelling aan de studiebehandeling in de groep met de combinatie amivantamab en lazertinib was 18,5 maanden (bereik: 0,2 tot 31,4 maanden).
Bijwerkingen die tijdens klinische studies zijn waargenomen, staan hieronder vermeld naar frequentiecategorie. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 9: Bijwerkingen bij patiënten die amivantamab in combinatie met lazertinib kregen
| Systeem-/orgaanklasse | Frequentiecategorie | Elke graad | Graad 3-4 | ||||
| Bijwerking | (%) | (%) | |||||
| Voedings- en stofwisselingsstoornissen | |||||||
| Hypoalbuminemie* | Zeer vaak | 48 | 5 | ||||
| Verminderde eetlust | 24 | 1,0 | |
| Hypocalciëmie | 21 | 2,1 | |
| Hypokaliëmie | 14 | 3,1 | |
| Hypomagnesiëmie | Vaak | 5,0 | 0 |
| Zenuwstelselaandoeningen | |||
| Paresthesie*‡ | Zeer vaak | 34 | 1,7 |
| Duizeligheida* | 13 | 0 | |
| Bloedvataandoeningen | |||
| Veneuze trombo‑embolie* | Zeer vaak | 37 | 11 |
| Oogaandoeningen | |||
| Overige oogaandoeningen* | Zeer vaak | 21 | 0,5 |
| Gezichtsvermogen afgenomen* | Vaak | 4,5 | 0 |
| Keratitis | 2,6 | 0,5 | |
| Groei van de wimpers* | 1,9 | 0 | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Interstitiële longziekte/pneumonitis* | Vaak | 3,1 | 1,2 |
| Maagdarmstelselaandoeningen | |||
| Stomatitis* | Zeer vaak | 43 | 2,4 |
| Diarree | 29 | 2,1 | |
| Constipatie | 29 | 0 | |
| Nausea | 21 | 1,2 | |
| Braken | 12 | 0,5 | |
| Buikpijn* | 11 | 0 | |
| Hemorroïden | Vaak | 10 | 0,2 |
| Lever- en galaandoeningen | |||
| Hepatotoxiciteit† | Zeer vaak | 47 | 9 |
| Huid‑ en onderhuidaandoeningen | |||
| Rash* | Zeer vaak | 89 | 27 |
| Nageltoxiciteit* | 71 | 11 | |
| Droge huid* | 26 | 1,0 | |
| Pruritus | 24 | 0,5 | |
Palmoplantair erytrodysesthesiesyndroom | Vaak | 6 | 0,2 |
| Huidulcus | 5 | 0,7 | |
| Urticaria | 1,2 | 0 | |
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Spierspasmen | Zeer vaak | 17 | 0,5 |
| Myalgie | 13 | 0,7 | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Oedeem* | Zeer vaak | 47 | 2,9 |
| Vermoeidheid* | 32 | 3,8 | |
| Pyrexie | 12 | 0 | |
| Letsels, intoxicaties en verrichtingscomplicaties | |||
| Infusie gerelateerde reactie | Zeer vaak | 63 | 6 |
* Gegroepeerde termen
‡ Beoordeeld als bijwerking van alleen lazertinib.
† De meest voorkomende voorvallen waren onder andere ALAT verhoogd (36%), ASAT verhoogd (29%) en bloed alkalische fosfatase verhoogd (12%).
Beschrijving van geselecteerde bijwerkingen
Infusiegerelateerde reacties
Bij patiënten die werden behandeld met amivantamab monotherapie traden infusiegerelateerde reacties op bij 67% van de patiënten. 98% van de IRR’s waren graad 1- of 2-reacties. 99% van de IRR’s traden op bij de eerste infusie, met een mediane tijd tot ontstaan van de reactie van 60 minuten en de meerderheid optredend binnen 2 uur na het starten van de infusie. De meest voorkomende klachten en verschijnselen zijn onder andere koude rillingen, dyspneu, nausea, overmatig blozen, borstongemak en braken (zie rubriek 4.4).
Bij patiënten die werden behandeld met amivantamab in combinatie met carboplatine en pemetrexed, traden infusiegerelateerde reacties op bij 50% van de patiënten. Meer dan 94% van de IRR’s waren graad 1- of 2-reacties. De meeste IRR’s traden op bij de eerste infusie, met een mediane tijd van 60 minuten (bereik: 0-7 uur) tot ontstaan van de reactie en de meerderheid optredend binnen 2 uur na het starten van de infusie. Incidenteel kan een IRR optreden na hervatting van amivantamab na langdurige dosisonderbreking van meer dan 6 weken.
Bij patiënten die werden behandeld met amivantamab in combinatie met lazertinib, traden infusiegerelateerde reacties op bij 63% van de patiënten. Vierennegentig procent van de IRR’s waren reacties van graad 1 of 2. Een meerderheid van IRR’s trad op bij de eerste infusie, met een mediane tijd van 1 uur tot ontstaan van de reactie en de meerderheid trad op binnen 2 uur na het starten van de infusie. De meest voorkomende klachten en verschijnselen waren onder andere koude rillingen, dyspneu, nausea, overmatig blozen, borstongemak en braken (zie rubriek 4.4).
Incidenteel kan een IRR optreden na hervatting van amivantamab na langdurige dosisonderbreking van meer dan 6 weken.
In een open-label, multicenter fase II‑studie bij patiënten met NSCLC kregen patiënten 8 mg oraal dexamethason tweemaal daags toegediend op de twee dagen voorafgaand aan de eerste Rybrevant-infusie en 8 mg oraal dexamethason, 60 minuten voorafgaand aan de infusie op de dag van de eerste infusie (5 doses in totaal), naast intraveneus dexamethason. Met de toevoeging van oraal dexamethason werd op de dag van de initiële infusie een incidentie van 22,5% van IRR’s gemeld en geen IRR’s met graad ≥ 3 (zie rubriek 4.2).
Interstitiële longziekte
Interstitiële longziekte of ILD-achtige bijwerkingen zijn zowel gemeld bij het gebruik van amivantamab als met andere EGFR-remmers. Interstitiële longziekte of pneumonitis werd gemeld bij 2,6% van de patiënten behandeld met amivantamab monotherapie, bij 2,3% van de patiënten behandeld met amivantamab in combinatie met carboplatine en pemetrexed en bij 3,1% van de patiënten behandeld met amivantamab in combinatie met lazertinib, waaronder 1 fataal voorval (0,2%). Patiënten met een medische voorgeschiedenis van ILD, geneesmiddel-geïnduceerde ILD, bestralingspneumonitis waarvoor behandeling met een steroïd nodig was, of enig bewijs van klinisch actieve ILD werden van de klinische studie uitgesloten (zie rubriek 4.4).
Voorvallen van veneuze trombo‑embolie (VTE) bij gelijktijdig gebruik met lazertinib Wanneer Rybrevant werd gebruikt in combinatie met lazertinib werden voorvallen van VTE, waaronder diepe veneuze trombose (DVT) en longembolie (PE) gemeld bij 37% van de 421 patiënten die Rybrevant in combinatie met lazertinib kregen. De meeste gevallen waren van graad 1 of 2; voorvallen van graad 3-4 traden op bij 11% van de patiënten die Rybrevant in combinatie met lazertinib kregen, en overlijden bij 0,5% van de patiënten die Rybrevant in combinatie met lazertinib kregen. Voor informatie over profylactische anticoagulantia en de behandeling van VTE‑voorvallen, zie rubriek 4.2 en 4.4.
Bij patiënten die Rybrevant in combinatie met lazertinib kregen, was de mediane tijd tot het begin van een VTE‑voorval 84 dagen. Voorvallen van VTE leidden bij 2,9% van de patiënten tot stopzetting van de behandeling met Rybrevant.
Huid- en nagelreacties
Rash (waaronder acneïforme dermatitis), pruritus en droge huid kwamen voor bij 76% van de patiënten die behandeld werden met amivantamab alleen. De meeste gevallen waren van graad 1 of 2, terwijl voorvallen van graad 3-rash optraden bij 3% van de patiënten. Rash die leidde tot het stoppen met amivantamab kwam voor bij 0,3% van de patiënten. Rash ontwikkelde zich doorgaans binnen de eerste 4 behandelweken, met een mediane tijd tot ontstaan van 14 dagen. Nageltoxiciteit kwam voor bij met amivantamab behandelde patiënten. De meeste gevallen waren van graad 1 of 2, terwijl voorvallen van graad 3-nageltoxiciteit optraden bij 1,8% van de patiënten.
Rash (waaronder acneïforme dermatitis) kwam voor bij 83% van de patiënten die behandeld werden met amivantamab in combinatie met carboplatine en pemetrexed. De meeste gevallen waren van graad 1 of 2, terwijl voorvallen van rash van graad 3 optraden bij 14% van de patiënten. Rash die leidde tot het stoppen met amivantamab kwam voor bij 2,3% van de patiënten. Rash ontwikkelde zich doorgaans binnen de eerste 4 behandelweken, met een mediane tijd tot ontstaan van 14 dagen. Nageltoxiciteit kwam voor bij patiënten die behandeld werden met amivantamab in combinatie met carboplatine en pemetrexed. De meeste gevallen waren van graad 1 of 2, terwijl voorvallen van nageltoxiciteit van graad 3 optraden bij 4,3% van de patiënten (zie rubriek 4.4).
Rash (waaronder acneïforme dermatitis) kwam voor bij 89% van de patiënten die behandeld werden met amivantamab in combinatie met lazertinib. De meeste gevallen waren van graad 1 of 2, terwijl voorvallen van rash van graad 3 optraden bij 27% van de patiënten. Rash die leidde tot het stoppen met amivantamab kwam voor bij 5,5% van de patiënten. Rash ontwikkelde zich doorgaans binnen de eerste 4 behandelweken, met een mediane tijd tot ontstaan van 14 dagen. Nageltoxiciteit kwam voor bij patiënten die werden behandeld met amivantamab in combinatie met lazertinib. De meeste gevallen waren van graad 1 of 2, terwijl nageltoxiciteit van graad 3 optrad bij 11% van de patiënten (zie rubriek 4.4).
Er werd een fase II-studie uitgevoerd bij patiënten die werden behandeld met Rybrevant in combinatie met lazertinib om het gebruik van profylactische therapie met een oraal antibioticum, een topisch antibioticum op de hoofdhuid, een vochtinbrengende crème op het gezicht en het hele lichaam (behalve de hoofdhuid) en een antisepticum op handen en voeten te beoordelen (zie rubriek 4.2 en 4.4). Er werd een vermindering van de incidentie van dermatologische bijwerkingen van ≥ graad 2 tijdens de eerste 12 weken van de behandeling aangetoond, in vergelijking met de standaard dermatologische behandeling die in de klinische praktijk wordt gebruikt (38,6% vs. 76,5%; p < 0,0001). Bovendien was er een vermindering van bijwerkingen van ≥ graad 2 met betrekking tot de hoofdhuid in de eerste 12 weken van de behandeling (8,6% vs. 29,4%), in combinatie met een lagere incidentie van dosisverlagingen (7,1% vs. 19,1%), onderbrekingen (15,7% vs. 33,8%) en stopzettingen van de behandeling (1,4% vs. 4,4%) als gevolg van dermatologische bijwerkingen.
Oogaandoeningen
Oogaandoeningen, waaronder keratitis (0,5%), kwamen voor bij 9% van de patiënten behandeld met amivantamab alleen. Andere gemelde bijwerkingen zijn onder andere groei van de wimpers, gezichtsvermogen afgenomen en overige oogaandoeningen. Alle voorvallen waren van graad 1 of 2.
Oogaandoeningen, waaronder keratitis (0,3%), kwamen voor bij 11% van de patiënten die behandeld werden met amivantamab in combinatie met carboplatine en pemetrexed. Andere gemelde bijwerkingen zijn onder andere groei van de wimpers, gezichtsvermogen afgenomen, uveïtis en andere oogaandoeningen. Alle voorvallen waren van graad 1 of 2 (zie rubriek 4.4).
Oogaandoeningen, waaronder keratitis (2,6%), kwamen voor bij patiënten die werden behandeld met amivantamab in combinatie met lazertinib. Andere gemelde bijwerkingen waren onder andere groei van de wimpers, gezichtsvermogen afgenomen en overige oogaandoeningen. De meeste voorvallen waren van graad 1-2 (zie rubriek 4.4).
Speciale patiëntengroepen
Ouderen
Er zijn beperkte klinische gegevens over amivantamab bij patiënten van 75 jaar of ouder (zie rubriek 5.1). Er werden over het algemeen geen verschillen in veiligheid gezien tussen patiënten die ≥ 65 jaar waren en patiënten < 65 jaar.
Immunogeniciteit
Net als bij alle therapeutische eiwitten is er de mogelijkheid van het optreden van immunogeniciteit. In klinische studies bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC behandeld met amivantamab, hadden 4 van de 1.862 (0,2%) deelnemers die met Rybrevant waren behandeld en evalueerbaar waren voor de aanwezigheid van antilichamen tegen geneesmiddelen (anti-drug antibodies, ADA), een positieve testuitslag voor antilichamen tegen amivantamab die na het begin van de behandeling waren ontstaan. Er was geen bewijs van een veranderd farmacokinetisch, werkzaamheids- of veiligheidsprofiel als gevolg van antilichamen tegen amivantamab.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen maximale verdraagbare dosis vastgesteld in een klinische studie waarin patiënten tot maximaal 2.100 mg intraveneus kregen toegediend. Er is geen specifiek antidotum bekend voor overdosering met amivantamab. In het geval van een overdosering moet de behandeling met Rybrevant worden stopgezet, moet de patiënt worden gecontroleerd op klachten of verschijnselen van bijwerkingen en moeten onmiddellijk gepaste algemene ondersteunende maatregelen worden ingesteld totdat de klinische toxiciteit is afgenomen of verdwenen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Monoklonale antilichamen en
antilichaam-geneesmiddel-conjugaten, ATC-code: L01FX18.
Werkingsmechanisme
Amivantamab is een op volledig humaan IgG1 gebaseerd bispecifiek antilichaam, laag in fucose, tegen EGFR-MET, met een immuuncel-aansturende activiteit die is gericht tegen tumoren met activerende EGFR-mutaties zoals exon 19-deleties, exon 21-L858R-substituties en exon 20-insertiemutaties. Amivantamab bindt aan de extracellulaire domeinen van EGFR en MET.
Amivantamab verstoort de signaalfuncties van EGFR en MET door het blokkeren van de ligandbinding en het bevorderen van de afbraak van EGFR en MET, waardoor groei en progressie van de tumor worden voorkomen. De aanwezigheid van EGFR en MET op het oppervlak van tumorcellen maakt het ook mogelijk dat deze cellen doelwit worden voor afbraak door immuun-effectorcellen, zoals ‘natural killer’-cellen en macrofagen, respectievelijk door middel van het mechanisme van antilichaam-afhankelijke cytotoxiciteit (ADCC) en dat van trogocytose.
Farmacodynamische effecten
Albumine
Amivantamab verlaagde de albumineconcentratie in serum, een farmacodynamisch effect van MET-remming, vooral gedurende de eerste 8 weken (zie rubriek 4.8); vervolgens stabiliseerde de albumineconcentratie zich gedurende de rest van de behandeling met amivantamab.
Klinische werkzaamheid en veiligheid
Eerder onbehandelde NSCLC met EGFR-mutaties bestaande uit exon 19-deleties of exon 21-L858R-substitutiemutaties (MARIPOSA)
NSC3003 (MARIPOSA) is een gerandomiseerde, open-label, multicenter fase III‑studie met actieve controle waarin de werkzaamheid en veiligheid van Rybrevant in combinatie met lazertinib worden beoordeeld in vergelijking met osimertinib als monotherapie bij de eerstelijnsbehandeling van patiënten met lokaal gevorderd of gemetastaseerd NSCLC met EGFR‑mutaties die niet in aanmerking komen voor een curatieve behandeling. Patiëntmonsters moesten een van de twee veel voorkomende EGFR‑mutaties hebben (exon 19‑deletie of exon 21 L858R‑substitutiemutatie), zoals geïdentificeerd aan de hand van lokale tests. Tumorweefsel (94%) en/of plasmamonsters (6%) van alle patiënten werden lokaal getest om de EGFR‑exon 19‑deletie en/of ‑exon 21-L858R‑substitutiemutatiestatus te bepalen, bij 65% van de patiënten met gebruikmaking van de polymerasekettingreactie (PCR) en bij 35% met next generation sequencing (NGS).
In totaal werden 1.074 patiënten gerandomiseerd (2:2:1) voor het krijgen van Rybrevant in combinatie met lazertinib, osimertinib als monotherapie, of lazertinib als monotherapie, tot ziekteprogressie of onaanvaardbare toxiciteit. Rybrevant werd gedurende 4 weken eenmaal per week intraveneus toegediend in een dosis van 1.050 mg (voor patiënten < 80 kg) of 1.400 mg (voor patiënten ≥ 80 kg), daarna vanaf week 5 elke 2 weken. Lazertinib werd eenmaal daags oraal toegediend in een dosis van 240 mg. Osimertinib werd eenmaal daags oraal toegediend in een dosis van 80 mg. De randomisatie werd gestratificeerd op basis van EGFR‑mutatietype (exon 19‑deletie of exon 21-L858R), ras (Aziatisch of niet‑Aziatisch) en voorgeschiedenis van hersenmetastase (ja of nee).
De demografische gegevens en ziektekenmerken bij aanvang waren evenwichtig verdeeld over de behandelingsgroepen. De mediane leeftijd was 63 (bereik: 25‑88) jaar met 45% van de patiënten ≥ 65 jaar, 62% was vrouw en 59% was Aziatisch en 38% was blank. De Eastern Cooperative Oncology Group (ECOG)-performantiestatus op baseline was 0 (34%) of 1 (66%); 69% had nooit gerookt; 41% had eerdere hersenmetastasen; en 90% had stadium IV-kanker bij de initiële diagnose. Met betrekking tot de EGFR‑mutatiestatus waren 60% exon 19‑deleties en 40% exon 21-L858R‑substitutiemutaties.
Rybrevant in combinatie met lazertinib toonde een statistisch significante verbetering van de progressievrije overleving (PFS) volgens BICR‑beoordeling.
De eindanalyse van de OS toonde een statistisch significante verbetering in OS voor Rybrevant in combinatie met lazertinib in vergelijking met de OS voor osimertinib (zie tabel 10 en figuur 2).
Tabel 10: Werkzaamheidsresultaten in MARIPOSA
Rybrevant + lazertinib (N = 429) | Osimertinib (N = 429) | |
| Progressievrije overleving (PFS)a | ||
| Aantal voorvallen | 192 (45%) | 252 (59%) |
| Mediaan, maanden (95%‑BI) | 23,7 (19,1; 27,7) | 16,6 (14,8; 18,5) |
| Hazard ratio (95%-BI); p-waarde | 0,70 (0,58; 0,85); p = 0,0002 | |
| Algehele overleving (OS) | ||
| Aantal voorvallen | 173 (40%) | 217 (51%) |
| Mediaan, maanden (95%‑BI) | NE (42,9; NE) | 36,7 (33,4; 41,0) |
| Hazard ratio (95%-BI); p-waarde | 0,75 (0,61; 0,92); p = 0,0048 | |
| Objectief responspercentage (ORR)a,b | ||
| ORR % (95%‑BI) | 80% (76%; 84%) | 77% (72%; 81%) |
| Responsduur (DOR)a,b | ||
| Mediaan, maanden (95%‑BI) | 25,8 (20,3; 33,9) | 18,1 (14,8; 20,1) |
BICR = geblindeerde onafhankelijke centrale beoordeling; BI = betrouwbaarheidsinterval; NE = niet te schatten (not estimable).
PFS‑resultaten zijn afkomstig van de gegevens-cut-off op 11 augustus 2023 met een mediane follow-up van 22,0 maanden. DOR- en ORR-resultaten zijn afkomstig van de gegevens-cut-off op 13 mei 2024 met een mediane follow-up van 31,3 maanden. OS-resultaten zijn afkomstig van de gegevens-cut-off op 04 december 2024 met een mediane follow-up van 37,8 maanden.
a BICR volgens RECIST v1.1.
b Gebaseerd op bevestigde responders.
Figuur 1: Kaplan-Meier‑curve van de PFS bij eerder onbehandelde NSCLC-patiënten, volgens BICR‑oordeel
Figuur 2: Kaplan-Meier curve van de OS bij eerder onbehandelde NSCLC-patiënten
Intracraniële ORR en DOR volgens BICR waren vooraf gespecificeerde eindpunten in MARIPOSA. In de subgroep van patiënten met intracraniële laesies op baseline toonde de combinatie van Rybrevant en lazertinib een vergelijkbare intracraniële ORR als de controle. Per protocol kregen alle patiënten in MARIPOSA seriële MRI’s van de hersenen om de intracraniële respons en de duur te beoordelen. De resultaten staan samengevat in tabel 11.
Tabel 11: Intracraniële ORR en DOR volgens BICR‑oordeel bij proefpersonen met intracraniële laesies op baseline - MARIPOSA
Rybrevant + lazertinib (N = 180) | Osimertinib (N = 186) | |
| Beoordeling van de intracraniële tumorrespons | ||
| Intracraniële ORR (CR + PR), % (95%‑BI) | 78% (71%; 84%) | 77% (71%; 83%) |
| Complete response | 64% | 59% |
| Intracraniële DOR | ||
| Aantal responders | 140 | 144 |
| Mediaan, maanden (95%‑BI) | 35,0 (20,4; NE) | 25,1 (22,1; 31,2) |
BI = betrouwbaarheidsinterval
NE = niet te schatten (not estimable)
Resultaten van intracraniële ORR en DOR zijn afkomstig van de gegevens-cut-off op 04 december 2024, met een mediane follow-up van 37,8 maanden.
Eerder behandelde NSCLC met EGFR-mutaties bestaande uit exon 19-deleties of exon 21-L858R-substitutie (MARIPOSA-2)
MARIPOSA-2 is een gerandomiseerde (2:2:1) open-label, multicenter fase III-studie bij patiënten met lokaal gevorderde of gemetastaseerde NSCLC met EGFR-mutaties bestaande uit exon 19-deleties of exon 21-L858R-substituties (mutatietests kunnen tijdens of na de diagnose van lokaal gevorderde of gemetastaseerde ziekte zijn uitgevoerd. Als de EGFR-mutatiestatus eerder werd vastgesteld, hoefden de tests bij opname in de studie niet te worden herhaald) na falen van eerdere therapie waaronder een EGFR-tyrosinekinaseremmer (TKI) van de derde generatie. In totaal werden 657 patiënten in de studie gerandomiseerd, van wie er 263 carboplatine en pemetrexed (CP) kregen en 131 die Rybrevant in combinatie met carboplatine en pemetrexed (Rybrevant-CP) kregen. Daarnaast werden er 263 patiënten gerandomiseerd voor het krijgen van Rybrevant in combinatie met lazertinib, carboplatine en pemetrexed in een afzonderlijke arm van de studie. Rybrevant werd intraveneus toegediend in een dosis van 1.400 mg (voor patiënten < 80 kg) of 1.750 mg (voor patiënten ≥ 80 kg) eenmaal per week gedurende 4 weken, daarna iedere 3 weken in een dosis van 1.750 mg (voor patiënten < 80 kg) of 2.100 mg (voor patiënten ≥ 80 kg), te beginnen in week 7 tot ziekteprogressie of onaanvaardbare toxiciteit. Carboplatine werd eenmaal per 3 weken intraveneus toegediend met een area under the concentration-tijdcurve van 5 mg/ml per minuut (AUC 5) gedurende maximaal 12 weken. Pemetrexed werd eenmaal per 3 weken intraveneus toegediend met 500 mg/m2 tot ziekteprogressie of onaanvaardbare toxiciteit.
Patiënten werden gestratificeerd naar osimertinib-therapielijn (eerste of tweede lijn), eerdere hersenmetastasen (ja of nee) en Aziatische afkomst (ja of nee).
Van de 394 patiënten gerandomiseerd naar de Rybrevant-CP-arm of de CP-arm was de mediane leeftijd 62 jaar (bereik: 31-85), waarbij 38% van de patiënten ≥ 65 jaar was; 60% was vrouw; en 48% was Aziatisch en 46% was blank. De Eastern Cooperative Oncology Group (ECOG) performantiestatus op baseline was 0 (40%) of 1 (60%); 66% had nooit gerookt; 45% had een voorgeschiedenis van hersenmetastasen en 92% had bij de eerste diagnose stadium IV-kanker.
Rybrevant in combinatie met carboplatine en pemetrexed toonde een statistisch significante verbetering in progressievrije overleving (progression-free survival, PFS) vergeleken met carboplatine en pemetrexed, met een HR van 0,48 (95%-BI: 0,36; 0,64; p < 0,0001). Ten tijde van de tweede interim-analyse voor de algehele overleving (overall survival, OS), met een mediane follow-up van ongeveer 18,6 maanden voor Rybrevant-CP en ongeveer 17,8 maanden voor CP, was de OS HR 0,73 (95%-BI: 0,54; 0,99; p = 0,0386). Dit was statistisch niet significant (getest op een vooraf gespecificeerd significantieniveau van 0,0142).
De werkzaamheidsresultaten zijn samengevat in tabel 12.
Tabel 12: Werkzaamheidsresultaten in MARIPOSA-2
| Rybrevant+ carboplatine+ pemetrexed (N = 131) | carboplatine+ pemetrexed (N = 263) | |
| Progressievrije overleving (PFS)a | ||
| Aantal voorvallen (%) | 74 (57) | 171 (65) |
| Mediaan, maanden (95%-BI) | 6,3 (5,6; 8,4) | 4,2 (4,0; 4,4) |
| HR (95%-BI); p-waarde | 0,48 (0,36; 0,64); p < 0,0001 | |
| Algehele overleving (OS) | ||
| Aantal voorvallen (%) | 65 (50) | 143 (54) |
| Mediaan, maanden (95%-BI) | 17,7 (16,0; 22,4) | 15,3 (13,7; 16,8) |
| HR (95%-BI); p-waardeb | 0,73 (0,54; 0,99); p = 0,0386 | |
| Objectief responspercentagea | ||
| ORR, % (95%-BI) | 64% (55%; 72%) | 36% (30%; 42%) |
| Odds ratio (95%-BI); p-waarde | 3,10 (2,00; 4,80); p < 0,0001 | |
| Responsduur (DOR)a | ||
| Mediaan, maanden (95%-BI) | 6,90 (5,52; NE) | 5,55 (4,17; 9,56) |
| Patiënten met DOR ≥ 6 maanden | 31,9% | 20,0% |
BI = Betrouwbaarheidsinterval
NE = niet te schatten (not estimable)
PFS-, DOR- en ORR-resultaten zijn afkomstig van de gegevens-cut-off op 10 juli 2023 toen de hypothese werd getest en de definitieve analyse voor deze eindpunten werd uitgevoerd. OS-resultaten zijn afkomstig van de gegevens-cut-off op 26 april 2024 uit de tweede interim-analyse voor OS.
a Naar oordeel BICR
b De p-waarde werd vergeleken met een tweezijdig significantieniveau van 0,0142. De OS-resultaten zijn dus niet significant vanaf de tweede interim-analyse.
Figuur 3: Kaplan-Meier-curve van de PFS bij eerder behandelde patiënten met NSCLC verdeeld naar BICR-oordeel
Het voordeel in PFS met Rybrevant-CP in vergelijking met CP was consistent over alle van tevoren gedefinieerde geanalyseerde subgroepen, waaronder etniciteit, leeftijd, gender, voorgeschiedenis van roken, en status van CZS-metastasen bij opname in de studie.
Figuur 4: Kaplan-Meier-curve van de OS bij eerder behandelde patiënten met NSCLC
Gegevens over werkzaamheid op intracraniële metastasen
Patiënten met asymptomatische of eerder behandelde en stabiele intracraniële metastasen kwamen in aanmerking voor randomisatie in MARIPOSA-2.
Behandeling met Rybrevant-CP ging gepaard met een numerieke toename van intracraniële ORR (23,3% voor Rybrevant-CP versus 16,7% voor CP, odds ratio 1,52; 95%-BI (0,51; 4,50)), en intracraniële DOR (13,3 maanden; 95%-BI (1,4; niet te schatten [not estimable, NE]) in de Rybrevant-CP-arm tegenover 2,2 maanden; 95%-BI (1,4; NE) in de CP-arm). De mediane follow-up voor Rybrevant-CP was ongeveer 18,6 maanden.
Niet eerder behandeld niet-kleincellig longcarcinoom (NSCLC) met insertiemutaties in het exon 20-gen (PAPILLON)
PAPILLON is een gerandomiseerde, openlabel, multicenter fase III-studie waarin behandeling met Rybrevant in combinatie met carboplatine en pemetrexed wordt vergeleken met alleen chemotherapie (carboplatine en pemetrexed) bij patiënten met behandelingsnaïeve, lokaal gevorderde of gemetastaseerde NSCLC met activerende insertiemutaties in het exon 20-gen van EGFR. Monsters van tumorweefsel (92,2%) en/of plasma (7,8%) werden voor alle 308 patiënten lokaal getest om de insertiemutatiestatus in het exon 20-gen van EGFR te bepalen, met behulp van next generation sequencing (NGS) bij 55,5% van de patiënten en/of met een polymerasekettingreactie (PCR) bij 44,5% van de patiënten. Er werden ook centrale tests uitgevoerd met gebruikmaking van de AmoyDx®
LC10 weefseltest, de Thermo Fisher Oncomine Dx Target Test, en de Guardant 360® CDx plasmatest.
Patiënten met hersenmetastasen bij screening kwamen in aanmerking voor deelname zodra ze definitief werden behandeld, klinisch stabiel en asymptomatisch waren, en gedurende minimaal 2 weken vóór de randomisatie niet waren behandeld met corticosteroïden.
Rybrevant werd intraveneus toegediend in een dosis van 1.400 mg (voor patiënten < 80 kg) of 1.750 mg (voor patiënten ≥ 80 kg) eenmaal per week gedurende 4 weken, daarna elke 3 weken met een dosis van 1.750 mg (voor patiënten < 80 kg) of 2.100 mg (voor patiënten ≥ 80 kg), te beginnen in week 7 tot progressie van de ziekte of onaanvaardbare toxiciteit. Carboplatine werd eenmaal per 3 weken intraveneus toegediend met een oppervlak onder de concentratie-tijdcurve van 5 mg/ml per minuut (AUC 5), gedurende maximaal 12 weken. Pemetrexed werd eenmaal per 3 weken intraveneus toegediend met 500 mg/m2 tot progressie van de ziekte of onaanvaardbare toxiciteit. Randomisatie werd gestratificeerd naar ECOG-performantiestatus (0 of 1) en eerdere hersenmetastasen (ja of nee). Aan patiënten gerandomiseerd naar de arm met carboplatine en pemetrexed bij wie ziekteprogressie was bevestigd, werd toegestaan om over te stappen op het krijgen van Rybrevant monotherapie. In totaal werden er 308 proefpersonen gerandomiseerd (1:1) naar Rybrevant in combinatie met carboplatine en pemetrexed (N = 153) of naar carboplatine en pemetrexed (N = 155). De mediane leeftijd was 62 (bereik: 27 tot 92) jaar, waarbij 39% van de proefpersonen ≥ 65 jaar was; 58% was vrouw en 61% was Aziatisch en 36% blank. De Eastern Cooperative Oncology Group (ECOG)-performantiestatus bij aanvang was 0 (35%) of 1 (64%); 58% had nooit gerookt; 23% had een voorgeschiedenis van hersenmetastase en 84% had bij de eerste diagnose stadium IV-kanker.
Het primaire eindpunt van PAPILLON was progressievrije overleving (progression-free survival, PFS), zoals beoordeeld door BICR. De mediane follow-up was 14,9 (bereik: 0,3 tot 27,0) maanden.
De resultaten voor de werkzaamheid staan samengevat in tabel 13.
Tabel 13: Werkzaamheidsresultaten in PAPILLON
| Rybrevant+ carboplatine+ pemetrexed (N = 153) | carboplatine+ pemetrexed (N = 155) | |
| Progressievrije overleving (PFS)a | ||
| Aantal voorvallen | 84 (55%) | 132 (85%) |
| Mediaan, maanden (95%-BI) | 11,4 (9,8; 13,7) | 6,7 (5,6; 7,3) |
| HR (95%-BI); p-waarde | 0,395 (0,29; 0,52); p < 0,0001 | |
| Objectief responspercentagea, b | ||
| ORR, % (95%-BI) | 73% (65%; 80%) | 47% (39%; 56%) |
| Odds ratio (95%-BI); p-waarde | 3,0 (1,8; 4,8); p < 0,0001 | |
| Complete respons | 3,9% | 0,7% |
| Partiële respons | 69% | 47% |
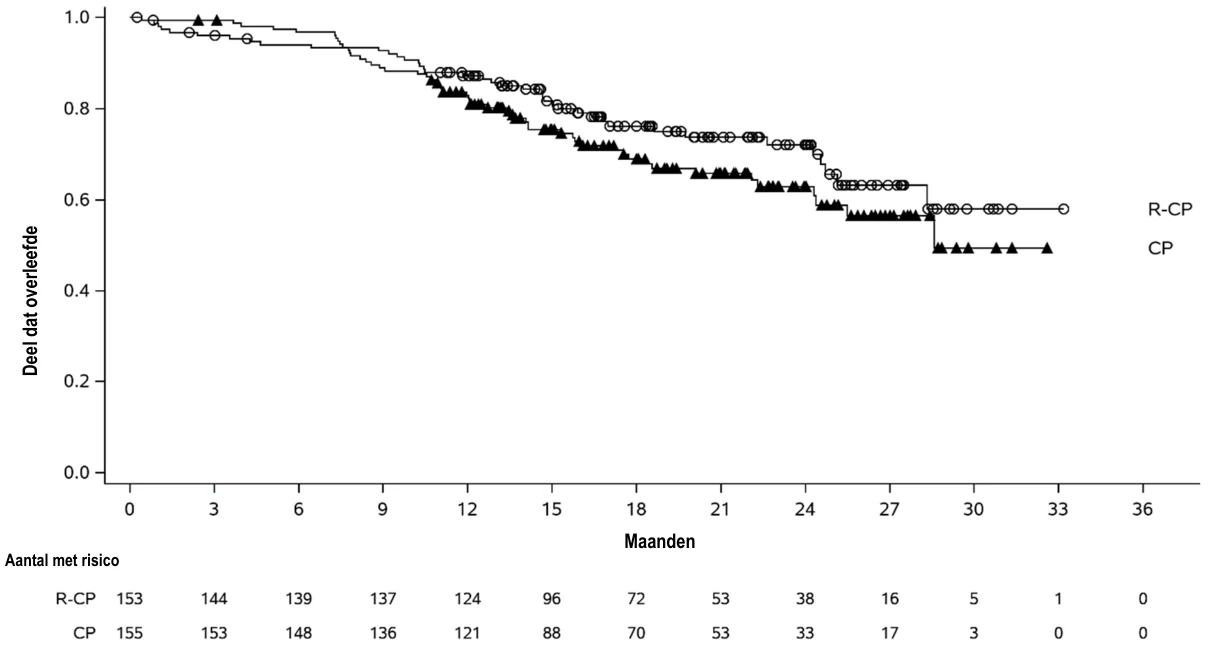
| Algehele overleving (OS)c | ||
| Aantal voorvallen | 40 | 52 |
| Mediane OS, maanden (95%-BI) | NE (28,3; NE) | 28,6 (24,4; NE) |
| HR (95%-BI); p-waarde | 0,756 (0,50; 1,14); p = 0,1825 | |
BI = betrouwbaarheidsinterval
NE = niet te schatten (not estimable)
a Geblindeerde onafhankelijke centrale beoordeling met RECIST v1.1
b Op basis van Kaplan-Meier-schatting.
c Op basis van de resultaten van een geactualiseerde OS met mediane follow-up van 20,9 maanden. De analyse van de
OS werd niet gecorrigeerd voor de potentiële verwarring door de effecten van cross-over (78 [50,3%] patiënten in de arm met carboplatine + pemetrexed die vervolgens een behandeling kregen met Rybrevant monotherapie).
Figuur 5: Kaplan-Meier-curve van de PFS bij niet eerder behandelde patiënten met NSCLC verdeeld naar BICR-oordeel
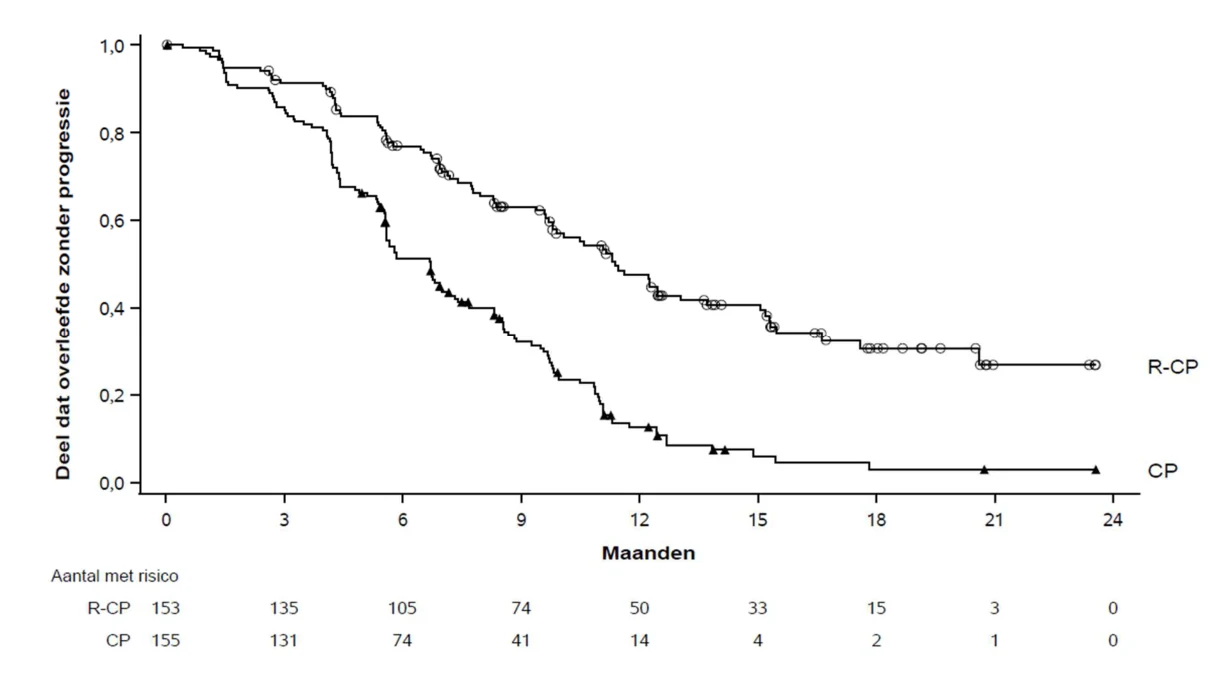
Het voordeel voor de PFS met Rybrevant in combinatie met carboplatine en pemetrexed in vergelijking met carboplatine en pemetrexed was consistent voor alle van tevoren gedefinieerde subgroepen: hersenmetastasen bij start van de studie (ja of nee), leeftijd (< 65 of ≥ 65), geslacht (man of vrouw), ras (Aziatisch of niet-Aziatisch), gewicht (< 80 kg of ≥ 80 kg), ECOG-performantiestatus (0 of 1) en voorgeschiedenis van roken (ja of nee).
Figuur 6: Kaplan-Meier-curve van de OS bij niet eerder behandelde patiënten met NSCLC
Eerder behandeld niet-kleincellig longcarcinoom (NSCLC) met insertiemutaties in het exon 20-gen (CHRYSALIS)
CHRYSALIS is een multicenter open-label-studie met meerdere cohorten, uitgevoerd om de veiligheid en werkzaamheid van Rybrevant vast te stellen bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC. De werkzaamheid werd geëvalueerd bij 114 patiënten met lokaal gevorderd of gemetastaseerd NSCLC die EGFR-exon 20-insertiemutaties hadden, bij wie de ziekte progressie vertoonde tijdens of na chemotherapie gebaseerd op platina, en die een mediane follow-up-tijd hadden van 12,5 maanden. Tumorweefsel (93%) en/of plasmamonsters (10%) van alle patiënten werden lokaal getest om een EGFR-exon 20-insertiemutatiestatus vast te stellen met behulp van next generation sequencing (NGS) bij 46% van de patiënten, en/of een polymerasekettingreactie (polymerase chain reaction, PCR) bij 41% van de patiënten; bij 4% werd de methode niet gemeld. Patiënten met onbehandelde hersenmetastasen of een geschiedenis van ILD die behandeld moest worden met langwerkende steroïden of andere immunosuppressieve medicatie in de afgelopen 2 jaar, mochten niet deelnemen aan de studie. Rybrevant werd intraveneus toegediend in een dosis van 1.050 mg voor patiënten van < 80 kg of 1.400 mg voor patiënten van ≥ 80 kg, eenmaal per week gedurende 4 weken, vervolgens elke 2 weken, te beginnen in week 5, totdat er verlies optrad van klinisch voordeel of tot onaanvaardbare toxiciteit. Het primaire eindpunt voor werkzaamheid was het door de onderzoeker beoordeelde algehele responspercentage (overall response rate, ORR), gedefinieerd als bevestigde complete respons (CR) of partiële respons (PR), gebaseerd op RECIST v1.1. Bovendien werd het primaire eindpunt beoordeeld door een geblindeerde onafhankelijke centrale beoordelingscommissie (blinded independent central review, BICR). Een van de secundaire eindpunten voor werkzaamheid was responsduur (duration of response, DOR).
De mediane leeftijd was 62 jaar (bereik: 36–84), waarbij 41% van de patiënten ≥ 65 jaar was; 61% was vrouw; en 52% was Aziatisch en 37% was blank. Het mediane aantal eerdere therapieën was 2 (bereik: 1 tot 7 therapieën). Op baseline had 29% een Eastern Cooperative Oncology Group (ECOG)-performantiestatus van 0 en 70% had een ECOG-performantiestatus van 1; 57% had nooit gerookt; 100% had stadium IV-kanker; en 25% had eerdere behandeling gekregen voor hersenmetastasen. Inserties in exon 20 werden waargenomen bij 8 verschillende varianten; de meest voorkomende varianten waren A767 (22%), S768 (16%), D770 (12%) en N771 (11%).
De resultaten voor de werkzaamheid staan samengevat in tabel 14.
Tabel 14: Werkzaamheidsresultaten in CHRYSALIS
| Beoordeling door de onderzoeker (N = 114) | |
| Algehele responspercentagea, b (95%-BI) | 37% (28%; 46%) |
| Complete respons | 0% |
| Partiële respons | 37% |
| Responsduur (DOR) | |
| Mediaanc (95%-BI), maanden | 12,5 (6,5; 16,1) |
| Patiënten met DOR ≥ 6 maanden | 64% |
BI = Betrouwbaarheidsinterval
a Bevestigde respons
b De resultaten van ORR en DOR bij beoordeling door de onderzoeker waren consistent met de resultaten die waren gemeld bij beoordeling door de BICR; bij beoordeling door de BICR was de ORR 43% (34%; 53%), met een CR-percentage van 3% en een PR-percentage van 40%, de mediane DOR bij beoordeling door de BICR was 10,8 maanden (95%-BI: 6,9; 15,0) en het percentage patiënten met een DOR ≥ 6 maanden was bij beoordeling door de BICR 55%.
c Op basis van Kaplan-Meier-schatting.
Bij bestudeerde mutatiesubtypes werd antitumoractiviteit waargenomen.
Ouderen
Er werd in het algemeen geen verschil in doeltreffendheid waargenomen tussen patiënten ≥ 65 jaar en patiënten < 65 jaar.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Rybrevant in alle subgroepen van pediatrische patiënten met niet-kleincellige longkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Op basis van de gegevens over Rybrevant monotherapie neemt het oppervlak onder de concentratie-tijdcurve (AUC1 week) van amivantamab proportioneel toe over een dosisbereik van 350 tot 1.750 mg.
Op basis van simulaties uit het populatiefarmacokinetische model, was de AUC1 week bij het tweewekelijkse toedieningsschema na de vijfde dosis met ongeveer een factor 2,8 verhoogd en bij het driewekelijkse toedieningsschema na de vierde dosis met ongeveer een factor 2,6 verhoogd. Steady-state-concentraties van amivantamab werden zowel voor het tweewekelijkse als het driewekelijkse toedieningsschema in week 13 bereikt en de systemische accumulatie was 1,9 maal verhoogd.
Distributie
Op basis van de schattingen van de individuele amivantamab PK-parameters in de populatie-PK-analyse is het geometrisch gemiddelde (%CV) totale verdelingsvolume, na toediening van de aanbevolen dosis Rybrevant 5,12 (27,8%) liter.
Eliminatie
Op basis van de schattingen van de individuele amivantamab PK-parameters in de populatie-PK-analyse is de geometrisch gemiddelde (%CV) lineaire klaring (CL) en de terminale halfwaardetijd geassocieerd met de lineaire klaring respectievelijk 0,266 (30,4%) l/dag en 13,7 (31,9%) dagen.
Bijzondere populaties
Ouderen
Er werden geen klinisch betekenisvolle verschillen waargenomen in de farmacokinetiek van amivantamab op basis van leeftijd (21-88 jaar).
Nierinsufficiëntie
Er werden geen klinisch betekenisvolle effecten waargenomen op de farmacokinetiek van amivantamab bij patiënten met lichte (60 ≤ creatinineklaring [CrCl] < 90 ml/min), matige (29 ≤ CrCl < 60 ml/min) of ernstige (15 ≤ CrCl < 29 ml/min) nierinsufficiëntie. Gegevens bij patiënten met ernstige nierinsufficiëntie zijn beperkt (n = 1), maar er zijn geen aanwijzingen dat het bij deze patiënten nodig is om de dosis aan te passen. Het effect van terminale nierziekte (CrCl < 15 ml/min) op de farmacokinetiek van amivantamab is onbekend.
Leverinsufficiëntie
Het is onwaarschijnlijk dat veranderingen in de leverfunctie enig effect hebben op de eliminatie van amivantamab, aangezien op IgG1 gebaseerde moleculen zoals amivantamab niet via de lever worden gemetaboliseerd.
Er werden geen klinisch betekenisvolle verschillen waargenomen in de farmacokinetiek van amivantamab bij patiënten met lichte ([totaalbilirubine ≤ ULN en ASAT > ULN] of [ULN < totaalbilirubine ≤ 1,5 x ULN]) of matige (1,5 × ULN < totaalbilirubine ≤ 3 × ULN en elke ASAT-waarde) leverinsufficiëntie. Gegevens bij patiënten met matige leverinsufficiëntie zijn beperkt (n = 1), maar er zijn geen aanwijzingen dat het bij deze patiënten nodig is om de dosis aan te passen. Het effect van ernstige (totaalbilirubine > 3 maal ULN) leverinsufficiëntie op de farmacokinetiek van amivantamab is onbekend.
Pediatrische patiënten
De farmacokinetiek van Rybrevant is niet bij pediatrische patiënten onderzocht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering.
Carcinogeniteit en mutageniteit
Er is geen dieronderzoek uitgevoerd om het carcinogeen potentieel van amivantamab te bepalen. Standaard genotoxiciteits- en carcinogeniciteitsstudies zijn in het algemeen niet van toepassing op biologische geneesmiddelen, aangezien grote eiwitten niet de cellen in kunnen diffunderen en geen interactie kunnen aangaan met DNA of chromosomaal materiaal.
Reproductietoxicologie
Er is geen dieronderzoek uitgevoerd om de effecten op de reproductie en foetale ontwikkeling te evalueren, maar op basis van het werkingsmechanisme kan amivantamab schade aan de foetus of afwijkingen in de ontwikkeling veroorzaken. Zoals gemeld in de literatuur kan vermindering, eliminatie of verstoring van embryo-foetale of maternale EGFR-signalering implantatie verhinderen, verlies van embryo of foetus veroorzaken tijdens diverse stadia van de zwangerschap (via effecten op de ontwikkeling van de placenta), ontwikkelingsafwijkingen veroorzaken in meerdere organen of vroegtijdig overlijden veroorzaken bij foetussen die levend ter wereld kwamen. Op dezelfde wijze was knock-out van MET of de eraan bindende hepatocytengroeifactor (HGF) embryoletaal als gevolg van ernstige defecten in de ontwikkeling van de placenta, en foetussen vertoonden defecten in spierontwikkeling in meerdere organen. Het is bekend dat humaan IgG1 de placenta passeert. Daarom kan amivantamab van de moeder naar de ontwikkelende foetus worden doorgegeven.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Ethyleendiaminetetra-azijnzuur (EDTA)-dinatriumzout-dihydraat
L-histidine
L-histidine-hydrochloridemonohydraat
L-methionine
Polysorbaat 80 (E433)
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Niet‑geopende injectieflacon
3 jaar
Na verdunning
Chemische en fysische stabiliteit tijdens gebruik is aangetoond gedurende 10 uur bij 15 °C tot 25 °C bij kamerlicht. Vanuit microbiologisch oogpunt moet het product meteen gebruikt worden, tenzij de verdunningsmethode het risico van microbiële contaminatie uitsluit. Als het niet meteen gebruikt wordt, zijn de bewaartijden en omstandigheden tijdens gebruik de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
7 ml concentraat in een type-1-glazen injectieflacon met elastomeerstop, aluminium afsluiting en een flip-offdop, met daarin 350 mg amivantamab. Verpakking met 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Maak de oplossing voor infusie als volgt klaar en ga daarbij aseptisch te werk:
Bereiding
- Bepaal de benodigde dosis en het aantal injectieflacons Rybrevant dat nodig is op basis van het gewicht van de patiënt bij aanvang van de behandeling (zie rubriek 4.2). Elke injectieflacon bevat 350 mg amivantamab.
- Voor tweewekelijkse toediening ontvangen patiënten < 80 kg eenmaal per week 1.050 mg en patiënten ≥ 80 kg eenmaal per week 1.400 mg, met in totaal 4 doses, daarna vanaf week 5 elke 2 weken.
- Voor driewekelijkse toediening ontvangen patiënten < 80 kg eenmaal per week 1.400 mg, met in totaal 4 doses, daarna vanaf week 7 elke 3 weken 1.750 mg. Patiënten ≥ 80 kg krijgen eenmaal per week 1.750 mg met in totaal 4 doses, daarna vanaf week 7 elke 3 weken 2.100 mg. • Controleer of de Rybrevant‑oplossing kleurloos tot lichtgeel is. Gebruik het product niet indien verkleuring of zichtbare deeltjes aanwezig zijn.
- Trek uit de infuuszak van 250 ml een volume op van ofwel 5%-glucoseoplossing ofwel natriumchlorideoplossing voor injectie van 9 mg/ml (0,9%) dat gelijk is aan het benodigde volume van de Rybrevant-oplossing dat moet worden toegevoegd en spuit het opgetrokken volume dan weg (gooi voor elke injectieflacon 7 ml verdunningsmiddel uit de infuuszak weg). Infuuszakken moeten zijn gemaakt van polyvinylchloride (PVC), polypropyleen (PP), polyethyleen (PE) of polyolefinemengsel (PP+PE).
- Trek uit elke benodigde injectieflacon 7 ml Rybrevant op en voeg dit vervolgens toe aan de infuuszak. Elke injectieflacon bevat 0,5 ml extra om te zorgen dat er voldoende volume uit geëxtraheerd kan worden. Het uiteindelijke volume in de infuuszak moet 250 ml zijn. Gooi ongebruikte restanten uit de injectieflacon weg.
- Meng de oplossing door de zak voorzichtig om te keren. Niet schudden. • Doe een visuele inspectie op vaste deeltjes en verkleuring alvorens toe te dienen. Gebruik het product niet indien verkleuring of zichtbare deeltjes aanwezig zijn.
Toediening
- Dien de verdunde oplossing toe via intraveneuze infusie met een infuusset voorzien van een debietregelaar en van een steriele, niet-pyrogene inlinefilter met lage eiwitbinding (poriegrootte 0,22 of 0,20 micrometer) van polyethersulfon (PES). Toedieningssets moeten gemaakt zijn van polyurethaan (PU), polybutadieen (PBD), PVC, PP of PE.
- De toedieningsset met filter moet voor het beginnen met elke Rybrevant-infusie geprimed worden met ofwel een 5%-glucoseoplossing of een 0,9%-natriumchloride-oplossing. • Infundeer Rybrevant niet tegelijk met andere middelen in dezelfde intraveneuze lijn. • De verdunde oplossing moet worden toegediend binnen 10 uur (inclusief infusietijd) bij kamertemperatuur (15 °C tot 25 °C) en bij kamerlicht.
- Vanwege de frequentie van IRR’s bij de eerste toediening moet amivantamab in week 1 en week 2 worden geïnfundeerd via een perifere ader; in de weken daarna, als het risico op een IRR lager is, kan het infuus worden toegediend via een centrale lijn. Zie de infusiesnelheden in rubriek 4.2.
Verwijdering
Dit geneesmiddel is uitsluitend voor eenmalig gebruik en al het ongebruikte product dat niet binnen 10 uur wordt toegediend moet worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1594/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 9 december 2021
Datum van laatste verlenging: 11 september 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Rybrevant 1.600 mg oplossing voor injectieRybrevant 2.240 mg oplossing voor injectieRybrevant 2.400 mg oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Rybrevant 1.600 mg oplossing voor injectie
Rybrevant 2.240 mg oplossing voor injectie
Rybrevant 2.400 mg oplossing voor injectie
Rybrevant 3.520 mg oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Rybrevant 1.600 mg oplossing voor injectie
Eén ml oplossing voor injectie bevat 160 mg amivantamab.
Eén 10 ml injectieflacon met oplossing voor injectie bevat 1.600 mg amivantamab.
Rybrevant 2.240 mg oplossing voor injectie
Eén ml oplossing voor injectie bevat 160 mg amivantamab.
Eén 14 ml injectieflacon met oplossing voor injectie bevat 2.240 mg amivantamab.
Rybrevant 2.400 mg oplossing voor injectie
Eén ml oplossing voor injectie bevat 160 mg amivantamab.
Eén 15 ml injectieflacon met oplossing voor injectie bevat 2.400 mg amivantamab.
Rybrevant 3.520 mg oplossing voor injectie
Eén ml oplossing voor injectie bevat 160 mg amivantamab.
Eén 22 ml injectieflacon met oplossing voor injectie bevat 3.520 mg amivantamab.
Amivantamab is een op volledig humaan immunoglobuline G1 (IgG1) gebaseerd bispecifiek antilichaam dat is gericht tegen de epidermale-groeifactor (EGF)-receptoren en tegen de mesenchymale‑epitheliale transitie (MET)-receptoren, geproduceerd door een zoogdiercellijn (ovariumcellen van de Chinese hamster, CHO) met behulp van recombinant-DNA-techniek.
Hulpstof met bekend effect
Eén ml oplossing bevat 0,6 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
De oplossing is kleurloos tot lichtgeel.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Rybrevant subcutane formulering is geïndiceerd:
- in combinatie met lazertinib voor de eerstelijnsbehandeling van volwassen patiënten met gevorderde niet-kleincellige longkanker (NSCLC) met EGFR-exon 19-deleties of exon 21-L858R‑substitutiemutaties.
- in combinatie met carboplatine en pemetrexed voor de behandeling van volwassen patiënten met gevorderd NSCLC met EGFR-mutaties bestaande uit exon 19-deleties of exon 21-L858R-substituties na falen van eerdere therapie waaronder een EGFR-tyrosinekinaseremmer (TKI).
- in combinatie met carboplatine en pemetrexed voor de eerstelijnsbehandeling van volwassen patiënten met gevorderd NSCLC met activerende insertiemutaties in het exon 20-gen van de EGFR.
- als monotherapie voor de behandeling van volwassen patiënten met gevorderd NSCLC met activerende insertiemutaties in het exon 20-gen van de EGFR, na falen van op platina gebaseerde therapie.
4.2 Dosering en wijze van toediening
Behandeling met Rybrevant subcutane formulering moet worden ingesteld door en onder toezicht staan van een arts met ervaring in het gebruik van geneesmiddelen tegen kanker.
Voordat behandeling met Rybrevant subcutane formulering wordt ingesteld, moet de EGFR-mutatiestatus in monsters van tumorweefsel of plasma worden vastgesteld aan de hand van een gevalideerde testmethode. Als er geen mutatie in een plasmamonster wordt gedetecteerd, moet tumorweefsel, indien in voldoende hoeveelheid en van voldoende kwaliteit beschikbaar, worden getest vanwege de mogelijkheid van vals-negatieve resultaten bij het gebruik van een plasmatest. De test hoeft niet te worden herhaald als de EGFR-mutatiestatus eenmaal is vastgesteld (zie rubriek 5.1).
Rybrevant subcutane formulering moet worden toegediend door een medisch zorgverlener met toegang tot gepaste medische ondersteuning voor het behandelen van toedieningsgerelateerde reacties, als deze optreden.
Voor patiënten die momenteel amivantamab intraveneuze formulering toegediend krijgen, kan Rybrevant subcutane formulering worden gebruikt als alternatief voor de intraveneuze formulering van amivantamab, te beginnen bij de volgende geplande dosis.
Voor patiënten die momenteel Rybrevant subcutane formulering krijgen volgens een doseringsschema van elke 2 weken, kan als alternatief een doseringsschema van elke 4 weken worden gebruikt, te beginnen bij de volgende geplande dosis.
Dosering
Premedicatie moet worden toegediend om het risico op toedieningsgerelateerde reacties bij Rybrevant subcutane formulering te verkleinen (zie ‘Dosisaanpassingen’ en ‘Aanbevolen gelijktijdige geneesmiddelen’ hieronder).
Rybrevant subcutane formulering in combinatie met lazertinib of als monotherapie De aanbevolen doseringen van Rybrevant subcutane formulering bij gebruik in combinatie met lazertinib of als monotherapie op basis van het lichaamsgewicht bij aanvang, worden weergegeven in tabel 1 (dosering elke 4 weken) en tabel 2 (dosering elke 2 weken).
Tabel 1: Aanbevolen dosering Rybrevant subcutane formulering in combinatie met lazertinib of als monotherapie (dosering elke 4 weken)
| Lichaamsgewicht bij aanvang* | Aanbevolen dosis | Doseringsschema |
| Minder dan 80 kg | 1.600 mg |
|
| 3.520 mg |
| |
| 80 kg of meer | 2.240 mg |
|
| 4.640 mg |
|
* Dosisaanpassing niet vereist bij latere veranderingen in lichaamsgewicht. Tabel 2: Aanbevolen dosering Rybrevant subcutane formulering in combinatie met lazertinib of als monotherapie (dosering elke 2 weken)
| Lichaamsgewicht bij aanvang* | Aanbevolen dosis | Doseringsschema |
| Minder dan 80 kg | 1.600 mg |
|
| 80 kg of meer | 2.240 mg |
|
* Dosisaanpassing niet vereist bij latere veranderingen in lichaamsgewicht.
Bij toediening in combinatie met lazertinib wordt aanbevolen om Rybrevant subcutane formulering op enig tijdstip na lazertinib toe te dienen als het op dezelfde dag wordt toegediend. Raadpleeg rubriek 4.2 van de Samenvatting van de productkenmerken van lazertinib voor informatie over de aanbevolen dosering van lazertinib.
Rybrevant subcutane formulering in combinatie met carboplatine en pemetrexed De aanbevolen doseringen van Rybrevant subcutane formulering bij gebruik in combinatie met carboplatine en pemetrexed op basis van het lichaamsgewicht bij aanvang, worden weergegeven in tabel 3.
Tabel 3: Aanbevolen dosering Rybrevant subcutane formulering in combinatie met carboplatine en pemetrexed (dosering elke 3 weken)
| Lichaamsgewicht bij aanvang* | Aanbevolen dosis | Doseringsschema |
| Minder dan 80 kg | 1.600 mg | Eerste dosis op dag 1 van week 1 |
| 2.400 mg |
| |
| 80 kg of meer | 2.240 mg | Eerste dosis op dag 1 van week 1 |
| 3.360 mg |
|
* Dosisaanpassing niet vereist bij latere veranderingen in lichaamsgewicht.
Bij gebruik in combinatie met carboplatine en pemetrexed moet Rybrevant subcutane formulering worden toegediend na carboplatine en pemetrexed in de volgende volgorde: pemetrexed, carboplatine en dan Rybrevant. Zie rubriek 5.1 en de voorschrijfinformatie van de fabrikant voor de toedieningsinstructies van carboplatine en pemetrexed.
Behandelduur
Het wordt aanbevolen om patiënten met Rybrevant subcutane formulering te behandelen tot progressie van de ziekte of tot onaanvaardbare toxiciteit.
Gemiste dosis
Dosering elke 4 weken of elke 2 weken: als een dosis Rybrevant subcutane formulering wordt overgeslagen tussen week 1 tot en met 4, moet deze binnen 24 uur worden toegediend. Als een dosis Rybrevant subcutane formulering wordt overgeslagen vanaf week 5, moet deze binnen 7 dagen worden toegediend.
Dosering elke 3 weken: als een dosis Rybrevant subcutane formulering wordt overgeslagen tussen week 1 tot en met 3, moet deze binnen 24 uur worden toegediend. Als een dosis Rybrevant subcutane formulering wordt overgeslagen vanaf week 4, moet deze binnen 7 dagen worden toegediend.
Als de gemiste dosis niet volgens deze richtlijn wordt toegediend, moet de gemiste dosis niet worden toegediend en moet de volgende dosis volgens het gebruikelijke doseringsschema worden toegediend. Dosisaanpassingen
De toediening moet worden onderbroken bij bijwerkingen van graad 3 of graad 4, totdat de bijwerking afneemt tot ≤ graad 1 of het aanvangsniveau. Duurt een onderbreking 7 dagen of minder, hervat de behandeling dan met de huidige dosis. Duurt een onderbreking langer dan 7 dagen, dan wordt aanbevolen de behandeling te hervatten met een verlaagde dosis, zoals is weergegeven in tabel 4. Zie ook specifieke dosisaanpassingen voor specifieke bijwerkingen onder tabel 4.
Bij gebruik in combinatie met lazertinib: raadpleeg rubriek 4.2 van de Samenvatting van de productkenmerken van lazertinib voor informatie over dosisaanpassingen van lazertinib.
Tabel 4: Aanbevolen dosisaanpassingen vanwege bijwerkingen
| Dosis* | Dosis na 1e onderbreking vanwege bijwerking | Dosis na 2e onderbreking vanwege bijwerking | Dosis na 3e onderbreking vanwege bijwerking |
| 1.600 mg | 1.050 mg | 700 mg | Stop met Rybrevant subcutane formulering |
| 2.240 mg | 1.600 mg | 1.050 mg | |
| 2.400 mg | 1.600 mg | 1.050 mg | |
| 3.360 mg | 2.240 mg | 1.600 mg | |
| 3.520 mg | 2.400 mg | 1.600 mg | |
| 4.640 mg | 3.360 mg | 2.240 mg |
* Dosis waarbij de bijwerking optrad
Toedieningsgerelateerde reacties
Premedicatie moet worden toegediend om het risico op toedieningsgerelateerde reacties met Rybrevant subcutane formulering te verminderen (zie ‘Aanbevolen gelijktijdige geneesmiddelen’). Injecties moeten worden onderbroken bij het eerste teken van toedieningsgerelateerde reacties. Op klinische indicatie moeten aanvullende ondersteunende geneesmiddelen (bijv. aanvullende glucocorticoïden, antihistaminica, antipyretica en anti-emetica) worden toegediend (zie rubriek 4.4). • Graad 1-3 (licht-ernstig): hervat de injecties met Rybrevant subcutane formulering na herstel van de symptomen. Bij de volgende dosistoediening moeten gelijktijdige geneesmiddelen worden toegediend (met inbegrip van dexamethason (20 mg) of gelijkwaardig) (zie tabel 5). • Terugkerend graad 3 of graad 4 (levensbedreigend): stop definitief met Rybrevant.
Voorvallen van veneuze trombo-embolie (VTE) bij gelijktijdig gebruik met lazertinib Bij aanvang van de behandeling moeten profylactische anticoagulantia worden toegediend om voorvallen van VTE te voorkomen bij patiënten die Rybrevant subcutane formulering in combinatie met lazertinib krijgen. In overeenstemming met de klinische richtlijnen moeten patiënten profylactisch een direct werkend oraal anticoagulans (DOAC) of een laagmoleculairgewicht heparine (LMWH) krijgen. Het gebruik van vitamine K‑antagonisten wordt niet aanbevolen.
Bij voorvallen van VTE die gepaard gaan met klinische instabiliteit (bijv. respiratoir falen of cardiale disfunctie), moeten beide geneesmiddelen worden onderbroken totdat de patiënt klinisch stabiel is. Daarna kunnen beide geneesmiddelen in dezelfde dosis worden hervat. In het geval van recidief ondanks gepaste antistolling moet Rybrevant worden gestaakt. De behandeling kan worden voortgezet met lazertinib in dezelfde dosis (zie rubriek 4.4).
Huid- en nagelreacties
Profylactische therapie met orale en topische antibiotica wordt aanbevolen om het risico en de ernst van huid- en nagelreacties te verminderen bij patiënten die Rybrevant krijgen. Niet-comedogene vochtinbrengende huidcrème (bij voorkeur op basis van ceramiden of andere formuleringen die langdurige hydratatie van de huid bieden en geen uitdrogende middelen bevatten) voor het gezicht en het hele lichaam (behalve de hoofdhuid) en chloorhexidine-oplossing om handen en voeten te wassen, worden ook aanbevolen. Patiënten moeten de instructie krijgen om blootstelling aan de zon te beperken tijdens en gedurende 2 maanden na de Rybrevant-therapie. Zie rubriek 4.4 voor meer informatie over profylaxe voor huid- en nagelreacties.
Als de patiënt een graad 1-2-reactie van huid of nagel ontwikkelt, moet ondersteunende zorg worden ingesteld op klinische indicatie. Als er na 2 weken geen verbetering optreedt, moet dosisverlaging worden overwogen voor aanhoudende graad 2-rash (zie tabel 4). Als de patiënt een graad 3-reactie van huid of nagel ontwikkelt, moet ondersteunende zorg worden ingesteld op klinische indicatie en moet onderbreking van Rybrevant subcutane formulering worden overwogen totdat de bijwerking verbetert. Na verbetering van de huid- of nagelreactie tot ≤ graad 2, moet Rybrevant subcutane formulering in een verlaagde dosis worden hervat. Als de patiënt een graad 4-reactie van huid ontwikkelt, stop dan definitief met Rybrevant (zie rubriek 4.4).
Interstitiële longziekte
Behandeling met Rybrevant subcutane formulering moet tijdelijk worden gestaakt als interstitiële longziekte (ILD) of op ILD lijkende bijwerkingen (pneumonitis) worden vermoed. Als bevestigd is dat de patiënt ILD of op ILD lijkende bijwerkingen (bijv. pneumonitis) heeft, stop dan definitief met Rybrevant (zie rubriek 4.4).
Aanbevolen gelijktijdige geneesmiddelen
Vóór de eerste toediening (week 1, dag 1) moeten antihistaminica, antipyretica en glucocorticoïden worden toegediend om het risico op toedieningsgerelateerde reacties te verkleinen (zie tabel 5). Voor volgende dosistoedieningen is het nodig om antihistaminica en antipyretica toe te dienen. Glucocorticoïden moeten na langdurige dosisonderbrekingen ook opnieuw worden ingesteld. Anti-emetica moeten zo nodig worden toegediend.
Tabel 5: Doseringsschema van premedicatie
| Premedicatie | Dosis | Wijze van toediening | Aanbevolen toedieningsvenster vóór toediening van Rybrevant subcutane formulering |
| Antihistaminicum* | Difenhydramine (25 tot 50 mg) of gelijkwaardig | intraveneus | 15 tot 30 minuten |
| oraal | 30 tot 60 minuten | ||
| Antipyreticum* | Paracetamol (650 tot 1.000 mg) of gelijkwaardig | intraveneus | 15 tot 30 minuten |
| oraal | 30 tot 60 minuten | ||
| Glucocorticoïd† | Dexamethason (20 mg) of gelijkwaardig | intraveneus | 45 tot 60 minuten |
| oraal | minstens 60 minuten | ||
| Glucocorticoïd‡ | Dexamethason (10 mg) of gelijkwaardig | intraveneus | 45 tot 60 minuten |
| oraal | 60 tot 90 minuten |
* Vereist bij alle toedieningen.
† Vereist bij de eerste toediening (week 1, dag 1); of bij de volgende toediening in geval van een
toedieningsgerelateerde reactie.
‡ Optioneel bij latere toedieningen.
Bijzondere populaties
Pediatrische patiënten
Er is geen relevante toepassing van amivantamab bij pediatrische patiënten bij de behandeling van NSCLC.
Ouderen
Er zijn geen dosisaanpassingen nodig (zie rubriek 4.8, rubriek 5.1 en rubriek 5.2).
Nierinsufficiëntie
Er zijn geen formele studies met amivantamab uitgevoerd bij patiënten met nierinsufficiëntie. Op basis van populatie-farmacokinetische (PK-) analyses is er geen dosisaanpassing nodig voor patiënten met lichte of matige nierinsufficiëntie. Voorzichtigheid is geboden bij patiënten met ernstige nierinsufficiëntie, aangezien amivantamab bij deze patiëntenpopulatie niet is onderzocht (zie rubriek 5.2). Als de behandeling wordt opgestart, moeten patiënten worden gecontroleerd op bijwerkingen, met dosisaanpassingen volgens de aanbevelingen hierboven.
Leverinsufficiëntie
Er zijn geen formele studies met amivantamab uitgevoerd bij patiënten met leverinsufficiëntie. Op basis van populatie-PK-analyses is er geen dosisaanpassing nodig voor patiënten met lichte leverinsufficiëntie. Voorzichtigheid is geboden bij patiënten met matige of ernstige leverinsufficiëntie, aangezien amivantamab bij deze patiëntenpopulatie niet is onderzocht (zie rubriek 5.2). Als de behandeling wordt opgestart, moeten patiënten worden gecontroleerd op bijwerkingen, met dosisaanpassingen volgens de aanbevelingen hierboven.
Wijze van toediening
Rybrevant oplossing voor injectie is uitsluitend voor subcutaan gebruik.
Rybrevant subcutane formulering is niet bestemd voor intraveneuze toediening en mag alleen worden toegediend via subcutane injectie, volgens de aangegeven doses. Zie rubriek 6.6 voor instructies over het hanteren van het geneesmiddel vóór toediening.
Injecteer het vereiste volume Rybrevant subcutane formulering in het subcutane weefsel van de buik gedurende ongeveer 5 minuten. Niet op andere plaatsen van het lichaam toedienen, aangezien hierover geen gegevens beschikbaar zijn.
Pauzeer of vertraag de toedieningssnelheid als de patiënt pijn ervaart. Als de pijn niet wordt verlicht door te pauzeren of de toedieningssnelheid te vertragen, kan een tweede injectieplaats aan de andere kant van de buik worden gekozen om de rest van de dosis toe te dienen.
Bij toediening met een subcutane infusieset moet ervoor worden gezorgd dat de volledige dosis via de infusieset wordt toegediend. Er mag een natriumchlorideoplossing van 9 mg/ml (0,9%) worden gebruikt om het resterende geneesmiddel door de lijn te spoelen.
Injecteer niet in tatoeages of littekens of gebieden waar de huid rood, gekneusd, gevoelig, hard of beschadigd is of binnen 5 cm rond het periumbilicale gebied.
Bij opeenvolgende injecties moeten de injectieplaatsen worden afgewisseld.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Toedieningsgerelateerde reacties
Toedieningsgerelateerde reacties kwamen voor bij patiënten die werden behandeld met Rybrevant subcutane formulering (zie rubriek 4.8).
Vóór de eerste injectie (week 1, dag 1) moeten antihistaminica, antipyretica en glucocorticoïden worden toegediend om het risico op toedieningsgerelateerde reacties te verkleinen. Bij volgende dosistoedieningen moeten antihistaminica en antipyretica worden toegediend.
Patiënten moeten worden behandeld in een setting met de juiste medische ondersteuning om toedieningsgerelateerde reacties te behandelen. Injecties moeten, indien deze nog gaande zijn, bij het eerste teken van toedieningsgerelateerde reacties van om het even welke ernst worden onderbroken, en na de injectie moeten geneesmiddelen op klinische indicatie worden toegediend. Na verdwijnen van de symptomen moet de injectie worden hervat. Bij terugkerende toedieningsgerelateerde reacties van graad 3 of graad 4 moet Rybrevant definitief worden gestopt (zie rubriek 4.2).
Interstitiële longziekte
Interstitiële longziekte (ILD) of op ILD lijkende bijwerkingen (bijv. pneumonitis), waaronder fatale voorvallen, zijn gemeld bij patiënten die werden behandeld met amivantamab (zie rubriek 4.8). Patiënten moeten worden gecontroleerd op symptomen die wijzen op ILD/pneumonitis (bijv. dyspneu, hoesten, koorts). Als zich symptomen ontwikkelen, moet de behandeling met Rybrevant worden onderbroken in afwachting van onderzoek van deze symptomen. Vermoedelijke ILD of op ILD lijkende bijwerkingen moeten worden beoordeeld en zo nodig moet gepaste behandeling worden ingesteld. Bij patiënten met bevestigde ILD of op ILD lijkende bijwerkingen moet Rybrevant definitief worden stopgezet (zie rubriek 4.2).
Voorvallen van veneuze trombo-embolie (VTE) bij gelijktijdig gebruik met lazertinib Bij patiënten die amivantamab in combinatie met lazertinib kregen, werden voorvallen van veneuze trombo-embolie (VTE) gemeld, waaronder diepe veneuze trombose (DVT) en longembolie (PE) (zie rubriek 4.8). Er werden fatale voorvallen geobserveerd met amivantamab intraveneuze formulering.
In overeenstemming met de klinische richtlijnen moeten patiënten profylactisch een direct werkend oraal anticoagulans (DOAC) of een laagmoleculairgewicht heparine (LMWH) krijgen. Het gebruik van vitamine K‑antagonisten wordt niet aanbevolen.
Klachten en verschijnselen van voorvallen van VTE moeten worden gemonitord. Patiënten met voorvallen van VTE moeten op klinische indicatie worden behandeld met antistolling. Bij voorvallen van VTE die gepaard gaan met klinische instabiliteit, moet de behandeling worden onderbroken totdat de patiënt klinisch stabiel is. Daarna kunnen beide geneesmiddelen in dezelfde dosis worden hervat.
In het geval van recidief ondanks gepaste antistolling moet Rybrevant worden gestaakt. De behandeling kan worden voortgezet met lazertinib in dezelfde dosis (zie rubriek 4.2).
Huid- en nagelreacties
Rash (waaronder acneïforme dermatitis), pruritus, droge huid en huidulcus kwamen voor bij patiënten die werden behandeld met amivantamab (zie rubriek 4.8). Patiënten moeten de instructie krijgen om blootstelling aan zon te beperken tijdens de behandeling met Rybrevant en gedurende 2 maanden na de behandeling. Beschermende kleding en gebruik van een breedspectrum-UVA-/UVB-zonbescherming worden geadviseerd. Een profylactische benadering om rash te voorkomen wordt aanbevolen. Dit omvat profylactische therapie bij de start van de behandeling met een oraal antibioticum (bijv. doxycycline of minocycline, 100 mg tweemaal daags) beginnend op dag 1 gedurende de eerste 12 weken van de behandeling. Gebruik na voltooiing van de orale antibioticatherapie een topische antibiotische lotion voor de hoofdhuid (bijv. clindamycine 1%) gedurende de volgende 9 maanden van de behandeling. Niet-comedogene vochtinbrengende huidcrème (bij voorkeur op basis van ceramiden of andere formuleringen die langdurige hydratatie van de huid bieden en geen uitdrogende middelen bevatten) voor het gezicht en het hele lichaam (behalve de hoofdhuid) en chloorhexidineoplossing om handen en voeten te wassen worden aanbevolen om te gebruiken vanaf dag 1 en voor de duur van de behandeling.
Het wordt aanbevolen dat voorschriften voor topische en/of orale antibiotica en topische corticosteroïden beschikbaar zijn op het moment van de eerste toediening om vertraging in de reactieve behandeling zoveel mogelijk te beperken in het geval dat zich, ondanks profylactische behandeling, rash zou ontwikkelen. Als zich huidreacties ontwikkelen, moeten er ondersteunende zorg, topische corticosteroïden en topische en/of orale antibiotica worden toegediend. Bij graad 3-voorvallen of slecht verdragen graad 2-voorvallen moeten tevens systemische antibiotica en orale steroïden worden toegediend. Patiënten die zich presenteren met ernstige rash die er atypisch uitziet of een atypische verdeling heeft, of die niet verbetert binnen 2 weken, moeten onmiddellijk naar een dermatoloog worden verwezen. De dosis van Rybrevant moet worden verlaagd, of toediening moet onderbroken of definitief stopgezet worden, afhankelijk van de ernst (zie rubriek 4.2). Toxische epidermale necrolyse (TEN) is gemeld. Behandeling met dit geneesmiddel moet worden stopgezet als TEN wordt bevestigd.
Oogaandoeningen
Oogaandoeningen, waaronder keratitis, traden op bij patiënten die werden behandeld met amivantamab (zie rubriek 4.8). Patiënten die zich presenteren met verergerende symptomen aan de ogen, moeten onmiddellijk naar een oogarts worden verwezen en moeten stoppen met het gebruik van contactlenzen totdat de symptomen zijn beoordeeld. Voor dosisaanpassingen voor graad 3- of graad 4-oogaandoeningen, zie rubriek 4.2.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol (23 mg) natrium per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is (zie rubriek 6.6).
Polysorbaatgehalte
Dit geneesmiddel bevat 0,6 mg polysorbaat 80 in elke ml. Dit komt overeen met 6 mg per injectieflacon van 10 ml, 8,4 mg per injectieflacon van 14 ml, 9 mg per injectieflacon van 15 ml of 13,2 mg per injectieflacon van 22 ml. Polysorbaten kunnen overgevoeligheidsreacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar geneesmiddeleninteracties uitgevoerd. Voor amivantamab is het – als monoklonaal IgG1-antilichaam – onwaarschijnlijk dat uitscheiding via de nieren en door leverenzymen gemedieerde metabolisatie van intact amivantamab belangrijke eliminatieroutes zijn. Er wordt bijgevolg niet verwacht dat variaties in de enzymen die geneesmiddelen metaboliseren, van invloed zouden zijn op de eliminatie van amivantamab. Als gevolg van de hoge affiniteit met een unieke epitoop op EGFR en MET, wordt niet verwacht dat amivantamab geneesmiddel-metaboliserende enzymen modificeert.
Vaccins
Er zijn geen klinische gegevens beschikbaar over de werkzaamheid en veiligheid van vaccinaties bij patiënten die amivantamab gebruiken. Vermijd het gebruik van levende of levende verzwakte vaccins wanneer patiënten amivantamab gebruiken.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met amivantamab en gedurende 3 maanden na beëindiging daarvan.
Zwangerschap
Er zijn geen gegevens beschikbaar uit onderzoek bij mensen om het risico van gebruik van amivantamab tijdens de zwangerschap te beoordelen. Er werden geen reproductiestudies bij dieren uitgevoerd die gegevens kunnen leveren over een geneesmiddelgerelateerd risico. Toediening van EGFR- en MET-remmende moleculen aan zwangere dieren resulteerde in een verhoogde incidentie van vertraging in de embryo-foetale ontwikkeling, embryoletaliteit en abortus. Op basis van zijn werkingsmechanisme en bevindingen in diermodellen zou amivantamab dus schade bij de foetus kunnen veroorzaken als het wordt toegediend aan een zwangere vrouw. Amivantamab mag niet worden gegeven tijdens de zwangerschap, tenzij men van oordeel is dat het voordeel van behandeling voor de vrouw opweegt tegen mogelijke risico’s voor de foetus. Indien de patiënt tijdens de behandeling met dit geneesmiddel zwanger wordt, moet zij op de hoogte worden gebracht van het mogelijke risico voor de foetus (zie rubriek 5.3).
Borstvoeding
Het is niet bekend of amivantamab bij de mens in de moedermelk wordt uitgescheiden. Bij de mens is bekend dat IgG’s tijdens de eerste dagen na de geboorte worden uitgescheiden in de moedermelk, en snel daarna afnemen tot lage concentraties. Risico voor een kind dat borstvoeding krijgt, kan tijdens deze korte periode net na de geboorte niet worden uitgesloten, hoewel het aannemelijk is dat IgG’s worden afgebroken in het maag-darmkanaal van het kind dat borstvoeding krijgt en niet worden geabsorbeerd. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met amivantamab moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over het effect van amivantamab op de vruchtbaarheid bij de mens. Effecten op de mannelijke en vrouwelijke vruchtbaarheid zijn niet geëvalueerd in dieronderzoek.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Rybrevant kan matige invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Zie rubriek 4.8 (bijv. duizeligheid, vermoeidheid, gezichtsvermogen afgenomen). Als patiënten aan de behandeling gerelateerde symptomen ervaren, waaronder bijwerkingen die hun zicht of concentratie- en reactievermogen beïnvloeden, wordt aanbevolen dat ze geen voertuig besturen of machines bedienen tot het effect afneemt.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Rybrevant als monotherapie
In de dataset van Rybrevant intraveneuze formulering als monotherapie (N = 380) waren de meest frequent waargenomen bijwerkingen van alle graden: rash (76%), infusiegerelateerde reacties (67%), nageltoxiciteit (47%), hypoalbuminemie (31%), oedeem (26%), vermoeidheid (26%), stomatitis (24%), nausea (23%) en constipatie (23%). Ernstige bijwerkingen waren onder andere: ILD (1,3%), IRR (1,1%) en rash (1,1%). 3% van de patiënten stopte met Rybrevant vanwege bijwerkingen. De bijwerkingen die het vaakst leidden tot stoppen met de behandeling waren: IRR (1,1%), ILD (0,5%) en nageltoxiciteit (0,5%).
Tabel met bijwerkingen
Tabel 6 geeft een samenvatting van de bijwerkingen die optraden bij patiënten die Rybrevant als monotherapie kregen toegediend.
De gegevens zijn een weergave van de blootstelling aan Rybrevant intraveneuze formulering van 380 patiënten met lokaal gevorderd of gemetastaseerd niet-kleincellig longcarcinoom na falen van op platina gebaseerde chemotherapie. Patiënten kregen amivantamab 1.050 mg (voor patiënten < 80 kg) of 1.400 mg (voor patiënten ≥ 80 kg). De mediane blootstelling aan amivantamab was 4,1 maanden (bereik: 0,0 tot 39,7 maanden).
Bijwerkingen die tijdens klinische studies zijn waargenomen, staan hieronder vermeld naar frequentiecategorie. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiegroep zijn de bijwerkingen weergegeven in volgorde van afnemende ernst.
Tabel 6: Bijwerkingen bij patiënten die Rybrevant als monotherapie kregen toegediend
(N = 380)
Systeem/orgaanklasse Bijwerking | Frequentie-categorie | Alle graden (%) | Graad 3-4 (%) |
| Voedings- en stofwisselingsstoornissen | |||
| Hypoalbuminemie* (zie rubriek 5.1) | Zeer vaak | 31 | 2† |
| Verminderde eetlust | 16 | 0,5† | |
| Hypocalciëmie | 10 | 0,3† | |
| Hypokaliëmie | Vaak | 9 | 2 |
| Hypomagnesiëmie | 8 | 0 | |
| Zenuwstelselaandoeningen | |||
| Duizeligheid* | Zeer vaak | 13 | 0,3† |
| Oogaandoeningen | |||
| Gezichtsvermogen afgenomen* | Vaak | 3 | 0 |
| Groei van de wimpers* | 1 | 0 | |
| Overige oogaandoeningen* | 6 | 0 | |
| Keratitis | Soms | 0,5 | 0 |
| Uveïtis | 0,3 | 0 | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Interstitiële longziekte* | Vaak | 3 | 0,5† |
| Maagdarmstelselaandoeningen | |||
| Diarree | Zeer vaak | 11 | 2† |
| Stomatitis* | 24 | 0,5† | |
| Nausea | 23 | 0,5† | |
| Constipatie | 23 | 0 | |
| Braken | 12 | 0,5† | |
| Buikpijn* | Vaak | 9 | 0,8† |
| Hemorroïden | 3,7 | 0 | |
| Lever- en galaandoeningen | |||
| Alanine-aminotransferase verhoogd | Zeer vaak | 15 | 2 |
| Aspartaat-aminotransferase verhoogd | 13 | 1 | |
| Bloed alkalische fosfatase verhoogd | 12 | 0,5† | |
| Huid- en onderhuidaandoeningen | |||
| Rash* | Zeer vaak | 76 | 3† |
| Nageltoxiciteit* | 47 | 2† | |
| Droge huid* | 19 | 0 | |
| Pruritus | 18 | 0 | |
| Huidulcus | Soms | 0,8 | 0 |
| Toxische epidermale necrolyse | 0,3 | 0,3† | |
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Myalgie | Zeer vaak | 11 | 0,3† |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Oedeem* | Zeer vaak | 26 | 0,8† |
| Vermoeidheid* | 26 | 0,8† | |
| Pyrexie | 11 | 0 | |
| Letsels, intoxicaties en verrichtingscomplicaties | |||
| Infusiegerelateerde reactie | Zeer vaak | 67 | 2 |
* Gegroepeerde termen
† Enkel graad 3-voorvallen
Rybrevant in combinatie met lazertinib
Over het geheel genomen was het veiligheidsprofiel van Rybrevant subcutane formulering consistent met het vastgestelde veiligheidsprofiel van Rybrevant intraveneuze formulering, waarbij de incidentie van toedieningsgerelateerde reacties en VTE's waargenomen met de subcutane formulering lager is in vergelijking met de intraveneuze formulering.
In de dataset van Rybrevant (intraveneuze of subcutane formulering) in combinatie met lazertinib (N = 829), waren de meest voorkomende bijwerkingen van alle graden (≥ 20% van de patiënten) rash (87%), nageltoxiciteit (68%), hypoalbuminemie (49%), hepatotoxiciteit (43%), stomatitis (43%), oedeem (42%), vermoeidheid (34%), paresthesie (29%), diarree (26%), constipatie (25%), droge huid (25%), nausea (24%), pruritus (24%) en verminderde eetlust (23%).
Klinisch relevante verschillen tussen de intraveneuze en de subcutane formuleringen, wanneer gegeven in combinatie met lazertinib, werden waargenomen voor toedieningsgerelateerde reacties (63% voor intraveneus versus 14% voor subcutaan) en VTE (37% voor intraveneus versus 11% voor subcutaan).
Ernstige bijwerkingen werden gemeld bij 14% van de patiënten die Rybrevant subcutane formulering in combinatie met lazertinib kregen, waaronder ILD (4,2%), VTE (2,2%), hepatotoxiciteit (2,2%) en vermoeidheid (1,5%). Zeven procent van de patiënten stopte met de Rybrevant subcutane formulering vanwege bijwerkingen. Bij patiënten behandeld met Rybrevant subcutane formulering in combinatie met lazertinib waren de meest voorkomende bijwerkingen van alle graden (≥ 1% van de patiënten) die leidden tot stopzetting van Rybrevant subcutane formulering ILD (3,7%), rash (1,2%) en nageltoxiciteit (1,0%).
Tabel met bijwerkingen
De bijwerkingen voor Rybrevant (intraveneuze of subcutane formulering) bij gebruik in combinatie met lazertinib zijn samengevat in tabel 7.
De veiligheidsgegevens hieronder weerspiegelen de blootstelling aan Rybrevant (intraveneuze of subcutane formulering) in combinatie met lazertinib bij 829 patiënten met lokaal gevorderd of gemetastaseerd NSCLC, waaronder 421 patiënten in MARIPOSA, 202 patiënten in cohort 1, 5 en 6 van PALOMA-2 en 206 patiënten in de subcutane groep van PALOMA-3. Patiënten kregen Rybrevant (intraveneuze of subcutane formulering) tot progressie van de ziekte of onaanvaardbare toxiciteit. De mediane duur van de totale behandeling met amivantamab voor zowel intraveneuze als subcutane formuleringen was 9,1 maanden (bereik: 0,1 tot 31,4 maanden). De mediane behandelduur voor de subcutane formulering was 6,1 maanden (bereik: 0,1 tot 13,2 maanden), terwijl de mediane behandelduur voor de intraveneuze formulering 18,5 maanden was (bereik: 0,2 tot 31,4 maanden).
Bijwerkingen die tijdens klinische studies zijn waargenomen, staan hieronder vermeld naar frequentiecategorie. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 7: Bijwerkingen voor Rybrevant (intraveneuze of subcutane formulering) wanneer toegediend in combinatie met lazertinib (N = 829)
Systeem-/orgaanklasse Bijwerking | Frequentie-categorie | Alle graden (%) | Graad 3-4 (%) |
| Voedings- en stofwisselingsstoornissen | |||
| Hypoalbuminemie* | Zeer vaak | 49 | 4,6 |
| Verminderde eetlust | 23 | 0,7 | |
| Hypocalciëmie | 18 | 1,1 | |
| Hypokaliëmie | 12 | 2,7 | |
| Hypomagnesiëmie | Vaak | 6 | 0 |
| Zenuwstelselaandoeningen | |||
| Paresthesie*, a | Zeer vaak | 29 | 1,2 |
| Duizeligheid* | 12 | 0 | |
| Oogaandoeningen | |||
| Overige oogaandoeningen* | Zeer vaak | 19 | 0,5 |
| Gezichtsvermogen afgenomen* | Vaak | 3,6 | 0 |
| Keratitis | 1,9 | 0,2 | |
| Groei van de wimpers* | 1,8 | 0 | |
| Bloedvataandoeningen | |||
| Veneuze trombo-embolie | |||
| Amivantamab intraveneus*, b | Zeer vaak | 37 | 11 |
| Amivantamab subcutaan*, c | Zeer vaak | 11 | 0,7 |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Interstitiële longziekte* | Vaak | 3,6 | 1,7 |
| Maagdarmstelselaandoeningen | |||
| Stomatitis* | Zeer vaak | 43 | 2,2 |
| Diarree | 26 | 1,8 | |
| Constipatie | 25 | 0 | |
| Nausea | 24 | 0,7 | |
| Braken | 15 | 0,5 | |
| Buikpijn* | Vaak | 9 | 0,1 |
| Hemorroïden | 8 | 0,1 | |
| Lever- en galaandoeningen | |||
| Hepatotoxiciteit* | Zeer vaak | 43 | 7 |
| Huid- en onderhuidaandoeningen | |||
| Rash* | Zeer vaak | 87 | 22 |
| Nageltoxiciteit* | 68 | 8 | |
| Droge huid* | 25 | 0,7 | |
| Pruritus | 24 | 0,4 | |
| Huidulcus | Vaak | 3,7 | 0,5 |
| Palmoplantair erytrodysesthesiesyndroom | 3,5 | 0,1 | |
| Urticaria | 1,6 | 0 | |
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Myalgie | Zeer vaak | 15 | 0,5 |
| Spierspasmen | 13 | 0,4 | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Oedeem* | Zeer vaak | 42 | 2,4 |
| Vermoeidheid* | 34 | 3,4 | |
| Pyrexie | 11 | 0 | |
| Injectieplaatsreacties*, c, d | Vaak | 6 | 0 |
| Letsels, intoxicaties en verrichtingscomplicaties | |||
| Infusie-/toedieningsgerelateerde reacties | |||
| Amivantamab intraveneusb, e | Zeer vaak | 63 | 6 |
| Amivantamab subcutaanc, f | Zeer vaak | 14 | 0,5 |
* Gegroepeerde termen.
a Alleen van toepassing op lazertinib.
b Frequentie alleen gebaseerd op studies met intraveneus amivantamab (MARIPOSA [N = 421]). c Frequentie alleen gebaseerd op studies met subcutaan amivantamab (PALOMA-2 cohort 1 en 6 [N = 125], cohort 5
[N = 77] en PALOMA-3 subcutane groep [N = 206]).
d Injectieplaatsreacties zijn lokale klachten en verschijnselen geassocieerd met de subcutane toedieningswijze. e Infusiegerelateerde reacties zijn systemische klachten en verschijnselen geassocieerd met intraveneuze infusie van amivantamab.
f Toedieningsgerelateerde reacties zijn systemische klachten en verschijnselen geassocieerd met subcutane toediening van amivantamab.
Rybrevant in combinatie met carboplatine en pemetrexed
In de dataset van Rybrevant (intraveneuze of subcutane formulering) in combinatie met carboplatine en pemetrexed (N = 444), waren de meest frequent waargenomen bijwerkingen van alle graden (≥ 20% van de patiënten) rash (83%), nageltoxiciteit (57%), neutropenie (56%), vermoeidheid (46%), nausea (44%), stomatitis (42%), oedeem (41%), trombocytopenie (40%), constipatie (39%), hypoalbuminemie (36%), verminderde eetlust (32%), alanine-aminotransferase verhoogd (28%), aspartaataminotransferase verhoogd (24%) en braken (23%).
Ernstige bijwerkingen werden gemeld bij 19% van de patiënten die Rybrevant subcutane formulering in combinatie met carboplatine en pemetrexed kregen, waaronder braken (2,8%), ILD (2,8%), nausea (2,1%), vermoeidheid (2,1%), VTE (2,1%), neutropenie (2,1%), diarree (1,4%) en hypocalciëmie (1,4%). 6% van de patiënten stopte met de Rybrevant subcutane formulering vanwege bijwerkingen. Bij patiënten behandeld met Rybrevant subcutane formulering in combinatie met carboplatine en pemetrexed, waren de meest voorkomende bijwerkingen van alle graden (≥ 1% van de patiënten) die leidden tot stopzetting van Rybrevant subcutane formulering ILD (2,8%) en rash (1,4%). Tabel met bijwerkingen
De bijwerkingen voor Rybrevant (intraveneuze of subcutane formulering) bij gebruik in combinatie met carboplatine en pemetrexed zijn samengevat in tabel 8.
De veiligheidsgegevens hieronder weerspiegelen de blootstelling aan Rybrevant (intraveneuze of subcutane formulering) in combinatie met carboplatine en pemetrexed bij 444 patiënten met lokaal gevorderd of gemetastaseerd NSCLC, waaronder 151 patiënten in PAPILLON, 130 patiënten in MARIPOSA-2, 20 patiënten in CHRYSALIS en 143 patiënten in cohort 2 en 3b van PALOMA-2. Patiënten kregen Rybrevant (intraveneuze of subcutane formulering) tot progressie van de ziekte of onaanvaardbare toxiciteit.
De mediane duur van de totale behandeling met amivantamab voor zowel intraveneuze als subcutane formuleringen was 7,4 maanden (bereik: 0,0 tot 28,1 maanden). De mediane behandelduur voor de subcutane formulering was 6,9 maanden (bereik: 0,0 tot 15,4 maanden), terwijl de mediane behandelduur voor de intraveneuze formulering 7,7 maanden was (bereik: 0,0 tot 28,1 maanden).
Bijwerkingen die tijdens klinische studies zijn waargenomen, staan hieronder vermeld naar frequentiecategorie. De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 8: Bijwerkingen voor Rybrevant (intraveneuze of subcutane formulering) wanneer toegediend in combinatie met carboplatine en pemetrexed (N = 444)
Systeem-/orgaanklasse Bijwerking | Frequentie-categorie | Alle graden (%) | Graad 3-4 (%) |
| Bloed- en lymfestelselaandoeningen | |||
| Neutropenie | Zeer vaak | 56 | 36 |
| Trombocytopenie | 40 | 13 | |
| Voedings- en stofwisselingsstoornissen | |||
| Hypoalbuminemie* | Zeer vaak | 36 | 5 |
| Verminderde eetlust | 32 | 1,1 | |
| Hypokaliëmie | 19 | 7 | |
| Hypocalciëmie | 14 | 2,0 | |
| Hypomagnesiëmie | 11 | 1,8 | |
| Zenuwstelselaandoeningen | |||
| Duizeligheid* | Zeer vaak | 10 | 0,5 |
| Oogaandoeningen | |||
| Overige oogaandoeningen* | Zeer vaak | 15 | 0 |
| Gezichtsvermogen afgenomen* | Vaak | 2,9 | 0 |
| Groei van de wimpers | Soms | 0,7 | 0 |
| Keratitis | 0,2 | 0 | |
| Uveïtis | 0,2 | 0 | |
| Bloedvataandoeningen | |||
| Veneuze trombo-embolie | |||
| Amivantamab intraveneus*, a | Zeer vaak | 14 | 3,0 |
| Amivantamab subcutaan*, b | Zeer vaak | 18 | 2,8 |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Interstitiële longziekte* | Vaak | 2,5 | 1,4 |
| Maagdarmstelselaandoeningen | |||
| Nausea | Zeer vaak | 44 | 1,4 |
| Stomatitis* | 42 | 4,3 | |
| Constipatie | 39 | 0,2 | |
| Braken | 23 | 2,9 | |
| Diarree | 19 | 2,5 | |
| Buikpijn* | 12 | 0,5 | |
| Hemorroïden | Vaak | 8 | 0,5 |
| Huid- en onderhuidaandoeningen | |||
| Rash* | Zeer vaak | 83 | 14 |
| Nageltoxiciteit* | 57 | 4,3 | |
| Droge huid* | 14 | 0,2 | |
| Pruritus | 12 | 0 | |
| Huidulcus | Vaak | 3,2 | 0,7 |
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Myalgie | Vaak | 6 | 0,5 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Vermoeidheid* | Zeer vaak | 46 | 6 |
| Oedeem* | 41 | 1,4 | |
| Pyrexie | 13 | 0,2 | |
| Injectieplaatsreacties*, b, c | Vaak | 3,5 | 0 |
| Onderzoeken | |||
| Alanine-aminotransferase verhoogd | Zeer vaak | 28 | 4,1 |
| Aspartaataminotransferase verhoogd | 24 | 1,4 | |
| Bloed alkalische fosfatase verhoogd | Vaak | 8 | 0,2 |
| Letsels, intoxicaties en verrichtingscomplicaties | |||
| Infusie-/toedieningsgerelateerde reacties | |||
| Amivantamab intraveneusa, d | Zeer vaak | 51 | 3,0 |
| Amivantamab subcutaanb, e | Vaak | 7 | 0 |
* Gegroepeerde termen.
a Frequentie alleen gebaseerd op studies met intraveneus amivantamab (CHRYSALIS [N = 20], PAPILLON [N = 151],
MARIPOSA-2 [N = 130]).
b Frequentie alleen gebaseerd op studies met subcutaan amivantamab (PALOMA-2 cohort 2 en 3B [N = 143]). c Injectieplaatsreacties zijn lokale klachten en verschijnselen geassocieerd met de subcutane toedieningswijze. d Infusiegerelateerde reacties zijn systemische klachten en verschijnselen geassocieerd met intraveneuze infusie van amivantamab.
e Toedieningsgerelateerde reacties zijn systemische klachten en verschijnselen geassocieerd met subcutane toediening van amivantamab.
Beschrijving van geselecteerde bijwerkingen
Toedieningsgerelateerde reacties
Toedieningsgerelateerde reacties werden gemeld bij 14% van de patiënten die werden behandeld met Rybrevant subcutane formulering in combinatie met lazertinib en bij 7% van de patiënten die werden behandeld met Rybrevant subcutane formulering in combinatie met carboplatine en pemetrexed. De meest voorkomende klachten en verschijnselen van toedieningsgerelateerde reacties zijn dyspneu, overmatig blozen, koorts, koude rillingen, nausea en borstongemak. Bij patiënten behandeld met Rybrevant subcutane formulering in combinatie met lazertinib was de mediane tijd tot het optreden van de eerste toedieningsgerelateerde reacties 1,9 uur (bereik: 0,0 tot 176,5 uur), waarbij de meeste toedieningsgerelateerde reacties (96%) van graad 1 of 2 in ernst waren. Bij patiënten behandeld met Rybrevant subcutane formulering in combinatie met carboplatine en pemetrexed, was de mediane tijd tot het optreden van de eerste toedieningsgerelateerde reacties 2,1 uur (bereik: 0,7 tot 3,1 uur), waarbij alle toedieningsgerelateerde reacties van graad 1 of 2 in ernst waren. In PALOMA-3 werden toedieningsgerelateerde reacties gemeld bij 13% van de patiënten behandeld met Rybrevant subcutane formulering in combinatie met lazertinib in vergelijking met 66% bij behandeling met Rybrevant intraveneuze formulering in combinatie met lazertinib.
Injectieplaatsreacties
Injectieplaatsreacties kwamen voor bij 6% van de patiënten die werden behandeld met Rybrevant subcutane formulering in combinatie met lazertinib en bij 3,5% van de patiënten die werden behandeld met Rybrevant subcutane formulering in combinatie met carboplatine en pemetrexed. Alle injectieplaatsreacties waren graad 1 of 2 in ernst. Het meest voorkomende symptoom van injectieplaatsreacties was erytheem.
Interstitiële longziekte
Interstitiële longziekte (ILD) of ILD-achtige bijwerkingen zijn zowel gemeld bij het gebruik van amivantamab als met andere EGFR-remmers. ILD werd gemeld bij 3,6% van de patiënten die werden behandeld met Rybrevant (intraveneuze of subcutane formulering) in combinatie met lazertinib, waaronder 2 (0,2%) patiënten met een fatale reactie en 2,5% van de patiënten die werden behandeld met Rybrevant (intraveneuze of subcutane formulering) in combinatie met carboplatine en pemetrexed. Patiënten met een medische voorgeschiedenis van ILD, met inbegrip van door geneesmiddelen veroorzaakte ILD of bestralingspneumonitis, werden uitgesloten van PALOMA-2 en PALOMA-3.
Voorvallen van veneuze trombo-embolie (VTE) bij gelijktijdig gebruik met lazertinib Voorvallen van VTE, waaronder diepe veneuze trombose (DVT) en longembolie (PE), werden gemeld bij 11% van de patiënten die in PALOMA-2 en PALOMA-3 Rybrevant subcutane formulering in combinatie met lazertinib kregen. De meeste gevallen waren van graad 1 of 2, waarbij voorvallen van graad 3 bij 3 (0,7%) patiënten voorkwamen. Bovendien gebruikten 336 (82%) van deze 408 patiënten die Rybrevant subcutane formulering kregen, profylactische anticoagulantia met een direct oraal anticoagulans of laagmoleculairgewicht heparine binnen de eerste vier maanden van de studiebehandeling.
In PALOMA-3, voor de rechtstreekse vergelijking tussen groepen, was de incidentie van VTE-voorvallen 9% voor patiënten behandeld met Rybrevant subcutane formulering in combinatie met lazertinib, tegenover 14% bij behandeling met Rybrevant intraveneuze formulering in combinatie met lazertinib, met vergelijkbare percentages van profylactisch gebruik van anticoagulantia in beide behandelingsgroepen (80% in de subcutane groep vs. 81% in de intraveneuze groep). Voor patiënten die geen profylactische anticoagulantia kregen, was de totale incidentie van VTE-voorvallen 17% voor patiënten behandeld met Rybrevant subcutane formulering in combinatie met lazertinib, waarbij alle VTE-voorvallen werden gemeld als graad 1-2 en ernstige VTE-voorvallen werden gemeld bij 4,8% van deze patiënten, vergeleken met een totale incidentie van 26% bij patiënten behandeld met Rybrevant intraveneuze formulering in combinatie met lazertinib, waarbij VTE-voorvallen van graad 3 en graad 4 werden gemeld bij respectievelijk 10% en 2,6% van de patiënten, en ernstige VTE-voorvallen werden gemeld bij 10% van deze patiënten.
Huid- en nagelreacties
Rash (waaronder acneïforme dermatitis), pruritus en droge huid kwamen voor bij patiënten die werden behandeld met Rybrevant (intraveneuze of subcutane formulering). Rash kwam voor bij 87% van de patiënten die werden behandeld met Rybrevant in combinatie met lazertinib, wat bij 0,6% van de patiënten leidde tot stopzetting van Rybrevant; en bij 83% van de patiënten die werden behandeld met Rybrevant in combinatie met carboplatine en pemetrexed, wat bij 0,5% van de patiënten leidde tot stopzetting van Rybrevant. Bij de patiënten die werden behandeld met Rybrevant in combinatie met lazertinib waren de meeste gevallen van graad 1 of 2, waarbij graad 3- en graad 4-reacties respectievelijk bij 22% en 0,1% van de patiënten voorkwamen. Bij de patiënten die werden behandeld met Rybrevant in combinatie met carboplatine en pemetrexed waren de meeste gevallen van graad 1 of 2, waarbij bij 14% van de patiënten graad 3-reacties optraden.
Er werd een fase II-studie uitgevoerd bij patiënten die werden behandeld met Rybrevant in combinatie met lazertinib om het gebruik van profylactische therapie met een oraal antibioticum, een topisch antibioticum op de hoofdhuid, een vochtinbrengende crème op het gezicht en het hele lichaam (behalve de hoofdhuid) en een antisepticum op handen en voeten te beoordelen (zie rubriek 4.2 en 4.4). Er werd een vermindering van de incidentie van dermatologische bijwerkingen van ≥ graad 2 tijdens de eerste 12 weken van de behandeling aangetoond, in vergelijking met de standaard dermatologische behandeling die in de klinische praktijk wordt gebruikt (38,6% vs. 76,5%; p < 0,0001). Bovendien was er een vermindering van bijwerkingen van ≥ graad 2 met betrekking tot de hoofdhuid in de eerste 12 weken van de behandeling (8,6% vs. 29,4%), in combinatie met een lagere incidentie van dosisverlagingen (7,1% vs. 19,1%), onderbrekingen (15,7% vs. 33,8%) en stopzettingen van de behandeling (1,4% vs. 4,4%) als gevolg van dermatologische bijwerkingen. Oogaandoeningen
Oogaandoeningen kwamen voor bij patiënten die werden behandeld met Rybrevant (intraveneuze of subcutane formulering), waaronder keratitis bij 1,9% van de patiënten die werden behandeld met Rybrevant in combinatie met lazertinib en bij 0,2% van de patiënten die werden behandeld met Rybrevant in combinatie met carboplatine en pemetrexed. Andere gemelde bijwerkingen zijn onder andere groei van de wimpers, gezichtsvermogen afgenomen en overige oogaandoeningen.
Speciale patiëntengroepen
Ouderen
Er zijn beperkte klinische gegevens over amivantamab bij patiënten van 75 jaar of ouder (zie rubriek 5.1). Er werden over het algemeen geen verschillen in veiligheid gezien tussen patiënten die ≥ 65 jaar waren en patiënten < 65 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen informatie over overdosering met Rybrevant subcutane formulering en er is geen specifiek antidotum voor overdosering bekend. In het geval van een overdosering moet de behandeling met Rybrevant worden stopgezet, moet de patiënt worden gecontroleerd op klachten of verschijnselen van bijwerkingen en moeten onmiddellijk gepaste algemene ondersteunende maatregelen worden ingesteld totdat de klinische toxiciteit is afgenomen of verdwenen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Monoklonale antilichamen en
antilichaam-geneesmiddel-conjugaten, ATC-code: L01FX18.
Rybrevant subcutane formulering bevat recombinant humaan hyaluronidase (rHuPH20). rHuPH20 werkt lokaal en tijdelijk om hyaluronan ((HA), een natuurlijk voorkomend glycoaminoglycaan dat overal in het lichaam voorkomt) in de extracellulaire matrix van de subcutane ruimte af te breken door de koppeling tussen de twee suikers (N-acetylglucosamine en glucuronzuur), waaruit HA bestaat, te splitsen.
Werkingsmechanisme
Amivantamab is een op volledig humaan IgG1 gebaseerd bispecifiek antilichaam, laag in fucose, tegen EGFR-MET, met een immuuncel-aansturende activiteit die is gericht tegen tumoren met activerende EGFR-mutaties zoals exon 19-deleties, exon 21-L858R-substituties en exon 20-insertiemutaties. Amivantamab bindt aan de extracellulaire domeinen van EGFR en MET.
Amivantamab verstoort de signaalfuncties van EGFR en MET door het blokkeren van de ligandbinding en het bevorderen van de afbraak van EGFR en MET, waardoor groei en progressie van de tumor worden voorkomen. De aanwezigheid van EGFR en MET op het oppervlak van tumorcellen maakt het ook mogelijk dat deze cellen doelwit worden voor afbraak door immuun-effectorcellen, zoals ‘natural killer’-cellen en macrofagen, respectievelijk door middel van het mechanisme van antilichaam-afhankelijke cytotoxiciteit (ADCC) en dat van trogocytose.
Farmacodynamische effecten
Na de eerste volledige dosis van de Rybrevant subcutane formulering daalden de gemiddelde serumconcentraties van EGFR en MET aanzienlijk en bleven deze voor alle bestudeerde doses onderdrukt tijdens de duur van de behandeling.
Albumine
Rybrevant subcutane formulering verlaagde de albumineconcentratie in serum, een farmacodynamisch effect van MET-remming, vooral gedurende de eerste 8 weken (zie rubriek 4.8); vervolgens stabiliseerde de albumineconcentratie zich gedurende de rest van de behandeling met amivantamab.
Klinische ervaring met Rybrevant subcutane formulering
De werkzaamheid van de Rybrevant subcutane formulering bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC met EGFR‑mutaties is gebaseerd op het bereiken van een niet-inferieure PK-blootstelling ten opzichte van intraveneuze amivantamab in de niet-inferioriteitsstudie PALOMA-3 (zie rubriek 5.2). De studie toonde de niet-inferieure werkzaamheid aan van subcutane amivantamab ten opzichte van intraveneuze amivantamab in combinatie met lazertinib bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC met EGFR‑mutaties bij wie de ziekte progressie vertoonde tijdens of na behandeling met osimertinib en op platina gebaseerde chemotherapie.
Klinische ervaring met Rybrevant intraveneuze formulering
Eerder onbehandelde NSCLC met EGFR-mutaties bestaande uit exon 19-deleties of exon 21-L858R-substitutiemutaties (MARIPOSA)
NSC3003 (MARIPOSA) is een gerandomiseerde, open-label, multicenter fase III‑studie met actieve controle waarin de werkzaamheid en veiligheid van Rybrevant intraveneuze formulering in combinatie met lazertinib worden beoordeeld in vergelijking met osimertinib als monotherapie bij de eerstelijnsbehandeling van patiënten met lokaal gevorderd of gemetastaseerd NSCLC met EGFR‑mutaties die niet in aanmerking komen voor een curatieve behandeling. Patiëntmonsters moesten een van de twee veel voorkomende EGFR‑mutaties hebben (exon 19‑deletie of exon 21-L858R‑substitutiemutatie), zoals geïdentificeerd aan de hand van lokale tests. Tumorweefsel (94%) en/of plasmamonsters (6%) van alle patiënten werden lokaal getest om de EGFR‑exon 19‑deletie en/of ‑exon 21-L858R‑substitutiemutatiestatus te bepalen, bij 65% van de patiënten met gebruikmaking van de polymerasekettingreactie (PCR) en bij 35% met next generation sequencing (NGS).
In totaal werden 1.074 patiënten gerandomiseerd (2:2:1) voor het krijgen van Rybrevant intraveneuze formulering in combinatie met lazertinib, osimertinib als monotherapie, of lazertinib als monotherapie, tot ziekteprogressie of onaanvaardbare toxiciteit. Rybrevant intraveneuze formulering werd gedurende 4 weken eenmaal per week intraveneus toegediend in een dosis van 1.050 mg (voor patiënten < 80 kg) of 1.400 mg (voor patiënten ≥ 80 kg), daarna vanaf week 5 elke 2 weken. Lazertinib werd eenmaal daags oraal toegediend in een dosis van 240 mg. Osimertinib werd eenmaal daags oraal toegediend in een dosis van 80 mg. De randomisatie werd gestratificeerd op basis van EGFR‑mutatietype (exon 19‑deletie of exon 21-L858R), ras (Aziatisch of niet‑Aziatisch) en voorgeschiedenis van hersenmetastase (ja of nee).
De demografische gegevens en ziektekenmerken bij aanvang waren evenwichtig verdeeld over de behandelingsgroepen. De mediane leeftijd was 63 (bereik: 25‑88) jaar met 45% van de patiënten ≥ 65 jaar, 62% was vrouw en 59% was Aziatisch en 38% was blank. De Eastern Cooperative Oncology Group (ECOG)-performantiestatus op baseline was 0 (34%) of 1 (66%); 69% had nooit gerookt; 41% had eerdere hersenmetastasen; en 90% had stadium IV-kanker bij de initiële diagnose. Met betrekking tot de EGFR‑mutatiestatus waren 60% exon 19‑deleties en 40% exon 21-L858R‑substitutiemutaties.
Rybrevant intraveneuze formulering in combinatie met lazertinib toonde een statistisch significante verbetering van de progressievrije overleving (PFS) volgens BICR‑beoordeling. De eindanalyse van de OS toonde een statistisch significante verbetering in OS voor Rybrevant intraveneuze formulering in combinatie met lazertinib in vergelijking met de OS voor osimertinib (zie tabel 9 en figuur 2).
Tabel 9: Werkzaamheidsresultaten in MARIPOSA
Rybrevant intraveneuze formulering + lazertinib (N = 429) | Osimertinib (N = 429) | |
| Progressievrije overleving (PFS)a | ||
| Aantal voorvallen | 192 (45%) | 252 (59%) |
| Mediaan, maanden (95%‑BI) | 23,7 (19,1; 27,7) | 16,6 (14,8; 18,5) |
| Hazard ratio (95%-BI); p-waarde | 0,70 (0,58; 0,85); p = 0,0002 | |
| Algehele overleving (OS) | ||
| Aantal voorvallen | 173 (40%) | 217 (51%) |
| Mediaan, maanden (95%‑BI) | NE (42,9; NE) | 36,7 (33,4; 41,0) |
| Hazard ratio (95%-BI); p-waarde | 0,75 (0,61; 0,92); p = 0,0048 | |
| Objectief responspercentage (ORR)a,b | ||
| ORR % (95%‑BI) | 80% (76%; 84%) | 77% (72%; 81%) |
| Responsduur (DOR)a,b | ||
| Mediaan, maanden (95%‑BI) | 25,8 (20,3; 33,9) | 18,1 (14,8; 20,1) |
BICR = geblindeerde onafhankelijke centrale beoordeling; BI = betrouwbaarheidsinterval; NE = niet te schatten (not estimable).
PFS‑resultaten zijn afkomstig van de gegevens-cut-off op 11 augustus 2023 met een mediane follow-up van 22,0 maanden. DOR- en ORR-resultaten zijn afkomstig van de gegevens-cut-off op 13 mei 2024 met een mediane follow-up van 31,3 maanden. OS-resultaten zijn afkomstig van de gegevens-cut-off op 04 december 2024 met een mediane follow-up van 37,8 maanden.
a BICR volgens RECIST v1.1.
b Gebaseerd op bevestigde responders.
Figuur 1: Kaplan-Meier‑curve van de PFS bij eerder onbehandelde NSCLC-patiënten, volgens BICR‑oordeel
Figuur 2: Kaplan-Meier curve van de OS bij eerder onbehandelde NSCLC-patiënten
Intracraniële ORR en DOR volgens BICR waren vooraf gespecificeerde eindpunten in MARIPOSA. In de subgroep van patiënten met intracraniële laesies op baseline toonde de combinatie van Rybrevant intraveneuze formulering en lazertinib een vergelijkbare intracraniële ORR als de controle. Per protocol kregen alle patiënten in MARIPOSA seriële MRI’s van de hersenen om de intracraniële respons en de duur te beoordelen. De resultaten staan samengevat in tabel 10.
Tabel 10: Intracraniële ORR en DOR volgens BICR‑oordeel bij proefpersonen met intracraniële laesies op baseline - MARIPOSA
Rybrevant intraveneuze formulering + lazertinib (N = 180) | Osimertinib (N = 186) | |
| Beoordeling van de intracraniële tumorrespons | ||
| Intracraniële ORR (CR + PR), % (95%‑BI) | 78% (71%; 84%) | 77% (71%; 83%) |
| Complete response | 64% | 59% |
| Intracraniële DOR | ||
| Aantal responders | 140 | 144 |
| Mediaan, maanden (95%‑BI) | 35,0 (20,4; NE) | 25,1 (22,1; 31,2) |
BI = betrouwbaarheidsinterval
NE = niet te schatten (not estimable)
Resultaten van intracraniële ORR en DOR zijn afkomstig van de gegevens-cut-off op 04 december 2024, met een mediane follow-up van 37,8 maanden.
Eerder behandelde NSCLC met EGFR-mutaties bestaande uit exon 19-deleties of exon 21-L858R-substitutie (MARIPOSA-2)
MARIPOSA-2 is een gerandomiseerde (2:2:1) open-label, multicenter fase III-studie bij patiënten met lokaal gevorderde of gemetastaseerde NSCLC met EGFR-mutaties bestaande uit exon 19-deleties of exon 21-L858R-substituties (mutatietests kunnen tijdens of na de diagnose van lokaal gevorderde of gemetastaseerde ziekte zijn uitgevoerd. Als de EGFR-mutatiestatus eerder werd vastgesteld, hoefden de tests bij opname in de studie niet te worden herhaald) na falen van eerdere therapie waaronder een EGFR-tyrosinekinaseremmer (TKI) van de derde generatie. In totaal werden 657 patiënten in de studie gerandomiseerd, van wie er 263 carboplatine en pemetrexed (CP) kregen en 131 die Rybrevant intraveneuze formulering in combinatie met carboplatine en pemetrexed (Rybrevant intraveneuze formulering-CP) kregen. Daarnaast werden er 263 patiënten gerandomiseerd voor het krijgen van Rybrevant intraveneuze formulering in combinatie met lazertinib, carboplatine en pemetrexed in een afzonderlijke arm van de studie. Rybrevant intraveneuze formulering werd intraveneus toegediend in een dosis van 1.400 mg (voor patiënten < 80 kg) of 1.750 mg (voor patiënten ≥ 80 kg) eenmaal per week gedurende 4 weken, daarna iedere 3 weken in een dosis van 1.750 mg (voor patiënten < 80 kg) of 2.100 mg (voor patiënten ≥ 80 kg), te beginnen in week 7 tot ziekteprogressie of onaanvaardbare toxiciteit. Carboplatine werd eenmaal per 3 weken intraveneus toegediend met een area under the concentration-tijdcurve van 5 mg/ml per minuut (AUC 5) gedurende maximaal 12 weken. Pemetrexed werd eenmaal per 3 weken intraveneus toegediend met 500 mg/m2 tot ziekteprogressie of onaanvaardbare toxiciteit.
Patiënten werden gestratificeerd naar osimertinib-therapielijn (eerste of tweede lijn), eerdere hersenmetastasen (ja of nee) en Aziatische afkomst (ja of nee).
Van de 394 patiënten gerandomiseerd naar de Rybrevant intraveneuze formulering-CP-arm of de CP-arm was de mediane leeftijd 62 jaar (bereik: 31-85), waarbij 38% van de patiënten ≥ 65 jaar was; 60% was vrouw; en 48% was Aziatisch en 46% was blank. De Eastern Cooperative Oncology Group (ECOG) performantiestatus op baseline was 0 (40%) of 1 (60%); 66% had nooit gerookt; 45% had een voorgeschiedenis van hersenmetastasen en 92% had bij de eerste diagnose stadium IV-kanker.
Rybrevant intraveneuze formulering in combinatie met carboplatine en pemetrexed toonde een statistisch significante verbetering in progressievrije overleving (progression-free survival, PFS) vergeleken met carboplatine en pemetrexed, met een HR van 0,48 (95%-BI: 0,36; 0,64; p < 0,0001). Ten tijde van de tweede interim-analyse voor de algehele overleving (overall survival, OS), met een mediane follow-up van ongeveer 18,6 maanden voor Rybrevant intraveneuze formulering-CP en ongeveer 17,8 maanden voor CP, was de OS HR 0,73 (95%-BI: 0,54; 0,99; p = 0,0386). Dit was statistisch niet significant (getest op een vooraf gespecificeerd significantieniveau van 0,0142).
De werkzaamheidsresultaten zijn samengevat in tabel 11.
Tabel 11: Werkzaamheidsresultaten in MARIPOSA-2
Rybrevant intraveneuze formulering+ carboplatine+ pemetrexed (N = 131) | carboplatine+ pemetrexed (N = 263) | |
| Progressievrije overleving (PFS)a | ||
| Aantal voorvallen (%) | 74 (57) | 171 (65) |
| Mediaan, maanden (95%-BI) | 6,3 (5,6; 8,4) | 4,2 (4,0; 4,4) |
| HR (95%-BI); p-waarde | 0,48 (0,36; 0,64); p < 0,0001 | |
| Algehele overleving (OS) | ||
| Aantal voorvallen (%) | 65 (50) | 143 (54) |
| Mediaan, maanden (95%-BI) | 17,7 (16,0; 22,4) | 15,3 (13,7; 16,8) |
| HR (95%-BI); p-waardeb | 0,73 (0,54; 0,99); p = 0,0386 | |
| Objectief responspercentagea | ||
| ORR, % (95%-BI) | 64% (55%; 72%) | 36% (30%; 42%) |
| Odds ratio (95%-BI); p-waarde | 3,10 (2,00; 4,80); p < 0,0001 | |
| Responsduur (DOR)a | ||
| Mediaan, maanden (95%-BI) | 6,90 (5,52; NE) | 5,55 (4,17; 9,56) |
| Patiënten met DOR ≥ 6 maanden | 31,9% | 20,0% |
BI = Betrouwbaarheidsinterval
NE = niet te schatten (not estimable)
PFS-, DOR- en ORR-resultaten zijn afkomstig van de gegevens-cut-off op 10 juli 2023 toen de hypothese werd getest en de definitieve analyse voor deze eindpunten werd uitgevoerd. OS-resultaten zijn afkomstig van de gegevens-cut-off op 26 april 2024 uit de tweede interim-analyse voor OS.
a Naar oordeel BICR
b De p-waarde werd vergeleken met een tweezijdig significantieniveau van 0,0142. De OS-resultaten zijn dus niet significant vanaf de tweede interim-analyse.
Figuur 3: Kaplan-Meier-curve van de PFS bij eerder behandelde patiënten met NSCLC verdeeld naar BICR-oordeel
Het voordeel in PFS met Rybrevant intraveneuze formulering-CP in vergelijking met CP was consistent over alle van tevoren gedefinieerde geanalyseerde subgroepen, waaronder etniciteit, leeftijd, gender, voorgeschiedenis van roken, en status van CZS-metastasen bij opname in de studie.
Figuur 4: Kaplan-Meier-curve van de OS bij eerder behandelde patiënten met NSCLC
Gegevens over werkzaamheid op intracraniële metastasen
Patiënten met asymptomatische of eerder behandelde en stabiele intracraniële metastasen kwamen in aanmerking voor randomisatie in MARIPOSA-2. Behandeling met Rybrevant intraveneuze formulering-CP ging gepaard met een numerieke toename van intracraniële ORR (23,3% voor Rybrevant intraveneuze formulering-CP versus 16,7% voor CP, odds ratio 1,52; 95%-BI (0,51; 4,50)), en intracraniële DOR (13,3 maanden; 95%-BI (1,4; niet te schatten [not estimable, NE]) in de Rybrevant intraveneuze formulering-CP-arm tegenover 2,2 maanden; 95%-BI (1,4; NE) in de CP-arm). De mediane follow-up voor Rybrevant intraveneuze formulering-CP was ongeveer 18,6 maanden.
Niet eerder behandeld niet-kleincellig longcarcinoom (NSCLC) met insertiemutaties in het exon 20-gen (PAPILLON)
PAPILLON is een gerandomiseerde, openlabel, multicenter fase III-studie waarin behandeling met Rybrevant intraveneuze formulering in combinatie met carboplatine en pemetrexed wordt vergeleken met alleen chemotherapie (carboplatine en pemetrexed) bij patiënten met behandelingsnaïeve, lokaal gevorderde of gemetastaseerde NSCLC met activerende insertiemutaties in het exon 20-gen van EGFR. Monsters van tumorweefsel (92,2%) en/of plasma (7,8%) werden voor alle 308 patiënten lokaal getest om de insertiemutatiestatus in het exon 20-gen van EGFR te bepalen, met behulp van next generation sequencing (NGS) bij 55,5% van de patiënten en/of met een polymerasekettingreactie (PCR) bij 44,5% van de patiënten. Er werden ook centrale tests uitgevoerd met gebruikmaking van de AmoyDx® LC10 weefseltest, de Thermo Fisher Oncomine Dx Target Test, en de Guardant 360® CDx plasmatest.
Patiënten met hersenmetastasen bij screening kwamen in aanmerking voor deelname zodra ze definitief werden behandeld, klinisch stabiel en asymptomatisch waren, en gedurende minimaal 2 weken vóór de randomisatie niet waren behandeld met corticosteroïden.
Rybrevant intraveneuze formulering werd intraveneus toegediend in een dosis van 1.400 mg (voor patiënten < 80 kg) of 1.750 mg (voor patiënten ≥ 80 kg) eenmaal per week gedurende 4 weken, daarna elke 3 weken met een dosis van 1.750 mg (voor patiënten < 80 kg) of 2.100 mg (voor patiënten ≥ 80 kg), te beginnen in week 7 tot progressie van de ziekte of onaanvaardbare toxiciteit. Carboplatine werd eenmaal per 3 weken intraveneus toegediend met een oppervlak onder de concentratie-tijdcurve van 5 mg/ml per minuut (AUC 5), gedurende maximaal 12 weken. Pemetrexed werd eenmaal per 3 weken intraveneus toegediend met 500 mg/m2 tot progressie van de ziekte of onaanvaardbare toxiciteit. Randomisatie werd gestratificeerd naar ECOG-performantiestatus (0 of 1) en eerdere hersenmetastasen (ja of nee). Aan patiënten gerandomiseerd naar de arm met carboplatine en pemetrexed bij wie ziekteprogressie was bevestigd, werd toegestaan om over te stappen op het krijgen van Rybrevant intraveneuze formulering monotherapie.
In totaal werden er 308 proefpersonen gerandomiseerd (1:1) naar Rybrevant intraveneuze formulering in combinatie met carboplatine en pemetrexed (N = 153) of naar carboplatine en pemetrexed (N = 155). De mediane leeftijd was 62 (bereik: 27 tot 92) jaar, waarbij 39% van de proefpersonen ≥ 65 jaar was; 58% was vrouw en 61% was Aziatisch en 36% blank. De Eastern Cooperative Oncology Group (ECOG)-performantiestatus bij aanvang was 0 (35%) of 1 (64%); 58% had nooit gerookt; 23% had een voorgeschiedenis van hersenmetastase en 84% had bij de eerste diagnose stadium IV-kanker.
Het primaire eindpunt van PAPILLON was progressievrije overleving (progression-free survival, PFS), zoals beoordeeld door BICR. De mediane follow-up was 14,9 (bereik: 0,3 tot 27,0) maanden.
De resultaten voor de werkzaamheid staan samengevat in tabel 12.
Tabel 12: Werkzaamheidsresultaten in PAPILLON
| Rybrevant intraveneuze formulering+ carboplatine+ pemetrexed (N = 153) | carboplatine+ pemetrexed (N = 155) | |
| Progressievrije overleving (PFS)a | ||
| Aantal voorvallen | 84 (55%) | 132 (85%) |
| Mediaan, maanden (95%-BI) | 11,4 (9,8; 13,7) | 6,7 (5,6; 7,3) |
| HR (95%-BI); p-waarde | 0,395 (0,29; 0,52); p < 0,0001 | |
| Objectief responspercentagea, b | ||
| ORR, % (95%-BI) | 73% (65%; 80%) | 47% (39%; 56%) |
| Odds ratio (95%-BI); p-waarde | 3,0 (1,8; 4,8); p < 0,0001 | |
| Complete respons | 3,9% | 0,7% |
| Partiële respons | 69% | 47% |
| Algehele overleving (OS)c | ||
| Aantal voorvallen | 40 | 52 |
| Mediane OS, maanden (95%-BI) | NE (28,3; NE) | 28,6 (24,4; NE) |
| HR (95%-BI); p-waarde | 0,756 (0,50; 1,14); p = 0,1825 | |
BI = betrouwbaarheidsinterval
NE = niet te schatten (not estimable)
a Geblindeerde onafhankelijke centrale beoordeling met RECIST v1.1
b Op basis van Kaplan-Meier-schatting.
c Op basis van de resultaten van een geactualiseerde OS met mediane follow-up van 20,9 maanden. De analyse van de
OS werd niet gecorrigeerd voor de potentiële verwarring door de effecten van cross-over (78 [50,3%] patiënten in de arm met carboplatine + pemetrexed die vervolgens een behandeling kregen met Rybrevant intraveneuze formulering monotherapie).
Figuur 5: Kaplan-Meier-curve van de PFS bij niet eerder behandelde patiënten met NSCLC verdeeld naar BICR-oordeel
Het voordeel voor de PFS met Rybrevant intraveneuze formulering in combinatie met carboplatine en pemetrexed in vergelijking met carboplatine en pemetrexed was consistent voor alle van tevoren gedefinieerde subgroepen: hersenmetastasen bij start van de studie (ja of nee), leeftijd (< 65 of ≥ 65), geslacht (man of vrouw), ras (Aziatisch of niet-Aziatisch), gewicht (< 80 kg of ≥ 80 kg), ECOG-performantiestatus (0 of 1) en voorgeschiedenis van roken (ja of nee).
Figuur 6: Kaplan-Meier-curve van de OS bij niet eerder behandelde patiënten met NSCLC
Eerder behandeld niet-kleincellig longcarcinoom (NSCLC) met insertiemutaties in het exon 20-gen (CHRYSALIS)
CHRYSALIS is een multicenter open-label-studie met meerdere cohorten, uitgevoerd om de veiligheid en werkzaamheid van Rybrevant intraveneuze formulering vast te stellen bij patiënten met lokaal gevorderd of gemetastaseerd NSCLC. De werkzaamheid werd geëvalueerd bij 114 patiënten met lokaal gevorderd of gemetastaseerd NSCLC die EGFR-exon 20-insertiemutaties hadden, bij wie de ziekte progressie vertoonde tijdens of na chemotherapie gebaseerd op platina, en die een mediane follow-up-tijd hadden van 12,5 maanden. Tumorweefsel (93%) en/of plasmamonsters (10%) van alle patiënten werden lokaal getest om een EGFR-exon 20-insertiemutatiestatus vast te stellen met behulp van next generation sequencing (NGS) bij 46% van de patiënten, en/of een polymerasekettingreactie (polymerase chain reaction, PCR) bij 41% van de patiënten; bij 4% werd de methode niet gemeld. Patiënten met onbehandelde hersenmetastasen of een geschiedenis van ILD die behandeld moest worden met langwerkende steroïden of andere immunosuppressieve medicatie in de afgelopen 2 jaar, mochten niet deelnemen aan de studie. Rybrevant intraveneuze formulering werd intraveneus toegediend in een dosis van 1.050 mg voor patiënten van < 80 kg of 1.400 mg voor patiënten van ≥ 80 kg, eenmaal per week gedurende 4 weken, vervolgens elke 2 weken, te beginnen in week 5, totdat er verlies optrad van klinisch voordeel of tot onaanvaardbare toxiciteit. Het primaire eindpunt voor werkzaamheid was het door de onderzoeker beoordeelde algehele responspercentage (overall response rate, ORR), gedefinieerd als bevestigde complete respons (CR) of partiële respons (PR), gebaseerd op RECIST v1.1. Bovendien werd het primaire eindpunt beoordeeld door een geblindeerde onafhankelijke centrale beoordelingscommissie (blinded independent central review, BICR). Een van de secundaire eindpunten voor werkzaamheid was responsduur (duration of response, DOR).
De mediane leeftijd was 62 jaar (bereik: 36–84), waarbij 41% van de patiënten ≥ 65 jaar was; 61% was vrouw; en 52% was Aziatisch en 37% was blank. Het mediane aantal eerdere therapieën was 2 (bereik: 1 tot 7 therapieën). Op baseline had 29% een ECOG-performantiestatus van 0 en 70% had een ECOG-performantiestatus van 1; 57% had nooit gerookt; 100% had stadium IV-kanker; en 25% had eerdere behandeling gekregen voor hersenmetastasen. Inserties in exon 20 werden waargenomen bij 8 verschillende varianten; de meest voorkomende varianten waren A767 (22%), S768 (16%), D770 (12%) en N771 (11%).
De resultaten voor de werkzaamheid staan samengevat in tabel 13.
Tabel 13: Werkzaamheidsresultaten in CHRYSALIS
| Beoordeling door de onderzoeker (N = 114) | |
| Algehele responspercentagea, b (95%-BI) | 37% (28%; 46%) |
| Complete respons | 0% |
| Partiële respons | 37% |
| Responsduur (DOR) | |
| Mediaanc (95%-BI), maanden | 12,5 (6,5; 16,1) |
| Patiënten met DOR ≥ 6 maanden | 64% |
BI = Betrouwbaarheidsinterval
a Bevestigde respons
b De resultaten van ORR en DOR bij beoordeling door de onderzoeker waren consistent met de resultaten die waren gemeld bij beoordeling door de BICR; bij beoordeling door de BICR was de ORR 43% (34%; 53%), met een CR-percentage van 3% en een PR-percentage van 40%, de mediane DOR bij beoordeling door de BICR was 10,8 maanden (95%-BI: 6,9; 15,0) en het percentage patiënten met een DOR ≥ 6 maanden was bij beoordeling door de BICR 55%.
c Op basis van Kaplan-Meier-schatting.
Bij bestudeerde mutatiesubtypes werd antitumoractiviteit waargenomen.
Immunogeniciteit
Antilichamen tegen geneesmiddelen (anti-drug antibodies, ADA) werden zelden waargenomen na behandeling met Rybrevant subcutane formulering. Er werd geen bewijs waargenomen van effect van ADA op de farmacokinetiek, werkzaamheid of veiligheid. Onder de 741 deelnemers die Rybrevant subcutane formulering als monotherapie of als onderdeel van combinatietherapie kregen, waren 66 deelnemers (9%) positief voor antilichamen tegen rHuPH20 die na het begin van de behandeling waren ontstaan. De immunogeniciteit tegen rHuPH20 die bij deze deelnemers werd waargenomen, had geen invloed op de farmacokinetiek van amivantamab.
Ouderen
Er werd in het algemeen geen verschil in doeltreffendheid waargenomen tussen patiënten ≥ 65 jaar en patiënten < 65 jaar.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Rybrevant in alle subgroepen van pediatrische patiënten met NSCLC (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na subcutane toediening is het geometrisch gemiddelde (%CV) van de biologische beschikbaarheid van amivantamab 66,6% (14,9%) met een mediane tijd tot het bereiken van de maximale concentratie van 3 dagen, op basis van de schattingen van de individuele amivantamab PK-parameters voor deelnemers die subcutane toediening kregen in de populatie-PK-analyse.
Voor het subcutane doseringsschema om de 2 weken was de geometrisch gemiddelde (%CV) maximale dalconcentratie van amivantamab na de 4e wekelijkse dosis 335 µg/ml (32,7%). De gemiddelde AUC1 week steeg 3,5 maal vanaf de eerste dosis tot dag 1 van cyclus 2. De maximale dalconcentratie van amivantamab na subcutane toediening als monotherapie en in combinatie met lazertinib wordt gewoonlijk waargenomen aan het einde van de wekelijkse dosering (dag 1 van cyclus 2). De steady-state-concentratie van amivantamab wordt ongeveer bereikt in week 13. De geometrisch gemiddelde (%CV) steady-state-dalconcentratie van amivantamab op dag 1 van cyclus 4 was 206 µg/ml (39,1%).
Tabel 14 toont de waargenomen geometrisch gemiddelde (%CV) maximale dalconcentraties (Cdal op dag 1 van cyclus 2) en het gebied onder de concentratie-tijdcurve (AUCdag 1-15) van cyclus 2 na de aanbevolen doses amivantamab subcutaan en intraveneus toegediend bij patiënten met NSCLC. Deze PK-eindpunten vormden de basis voor het aantonen van niet-inferioriteit die de overbrugging van intraveneus naar subcutaan ondersteunt.
Tabel 14: Samenvatting van serumfarmacokinetische parameters van amivantamab bij patiënten met NSCLC (PALOMA-3-studie)
| Parameter | Rybrevant subcutane formulering 1.600 mg (2.240 mg voor lichaamsgewicht ≥ 80 kg) | Rybrevant intraveneuze formulering 1.050 mg (1.400 mg voor lichaamsgewicht ≥ 80 kg) |
| Geometrisch gemiddelde (%CV) | ||
| Cdal (µg/ml) op dag 1 van cyclus 2 | 335 (32,7%) | 293 (31,7%) |
| AUC(Dag1-15) (µg/ml) van cyclus 2 | 135.861 (30,7%) | 131.704 (24,0%) |
Voor het subcutane doseringsschema om de 3 weken was de geometrisch gemiddelde (%CV) maximale dalconcentratie van amivantamab na de 3e wekelijkse dosis 438 µg/ml (26,6%). De geometrisch gemiddelde (%CV) steady-state-dalconcentratie van amivantamab was 208 µg/ml (35,6%).
Voor het subcutane doseringsschema om de 4 weken was de geometrisch gemiddelde (%CV) maximale dalconcentratie van amivantamab na de 4e wekelijkse dosis 350 µg/ml (30,5%). De geometrisch gemiddelde (%CV) steady-state-dalconcentratie van amivantamab was 131 µg/ml (55,9%).
Distributie
Op basis van de schattingen van de individuele amivantamab PK-parameters voor deelnemers die subcutane toediening kregen in de populatie-PK-analyse is het geometrisch gemiddelde (%CV) totale verdelingsvolume voor subcutaan toegediende amivantamab 5,69 l (23,8%).
Eliminatie
Op basis van de schattingen van de individuele amivantamab PK-parameters voor deelnemers die subcutane toediening kregen in de populatie-PK-analyse is de geschatte geometrisch gemiddelde (%CV) lineaire klaring (CL) en de terminale halfwaardetijd geassocieerd met de lineaire klaring respectievelijk 0,224 l/dag (26,0%) en 18,8 dagen (34,3%).
Bijzondere populaties
Ouderen
Er werden geen klinisch betekenisvolle verschillen waargenomen in de farmacokinetiek van amivantamab op basis van leeftijd (21-88 jaar).
Nierinsufficiëntie
Er werden geen klinisch betekenisvolle effecten waargenomen op de farmacokinetiek van amivantamab bij patiënten met lichte (60 ≤ creatinineklaring [CrCl] < 90 ml/min), matige (29 ≤ CrCl < 60 ml/min) of ernstige (15 ≤ CrCl < 29 ml/min) nierinsufficiëntie. Gegevens bij patiënten met ernstige nierinsufficiëntie zijn beperkt (n = 1), maar er zijn geen aanwijzingen dat het bij deze patiënten nodig is om de dosis aan te passen. Het effect van terminale nierziekte (CrCl < 15 ml/min) op de farmacokinetiek van amivantamab is onbekend.
Leverinsufficiëntie
Het is onwaarschijnlijk dat veranderingen in de leverfunctie enig effect hebben op de eliminatie van amivantamab, aangezien op IgG1 gebaseerde moleculen zoals amivantamab niet via de lever worden gemetaboliseerd.
Er werden geen klinisch betekenisvolle verschillen waargenomen in de farmacokinetiek van amivantamab bij patiënten met lichte ([totaalbilirubine ≤ ULN en ASAT > ULN] of [ULN < totaalbilirubine ≤ 1,5 x ULN]) of matige (1,5 × ULN < totaalbilirubine ≤ 3 × ULN en elke ASAT-waarde) leverinsufficiëntie. Gegevens bij patiënten met matige leverinsufficiëntie zijn beperkt (n = 1), maar er zijn geen aanwijzingen dat het bij deze patiënten nodig is om de dosis aan te passen. Het effect van ernstige (totaalbilirubine > 3 maal ULN) leverinsufficiëntie op de farmacokinetiek van amivantamab is onbekend.
Pediatrische patiënten
De PK van amivantamab werd niet onderzocht bij pediatrische patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering.
Carcinogeniteit en mutageniteit
Er is geen dieronderzoek uitgevoerd om het carcinogeen potentieel van amivantamab te bepalen. Standaard genotoxiciteits- en carcinogeniciteitsstudies zijn in het algemeen niet van toepassing op biologische geneesmiddelen, aangezien grote eiwitten niet de cellen in kunnen diffunderen en geen interactie kunnen aangaan met DNA of chromosomaal materiaal.
Reproductietoxicologie
Er is geen dieronderzoek uitgevoerd om de effecten op de reproductie en foetale ontwikkeling te evalueren, maar op basis van het werkingsmechanisme kan amivantamab schade aan de foetus of afwijkingen in de ontwikkeling veroorzaken. Zoals gemeld in de literatuur kan vermindering, eliminatie of verstoring van embryo-foetale of maternale EGFR-signalering implantatie verhinderen, verlies van embryo of foetus veroorzaken tijdens diverse stadia van de zwangerschap (via effecten op de ontwikkeling van de placenta), ontwikkelingsafwijkingen veroorzaken in meerdere organen of vroegtijdig overlijden veroorzaken bij foetussen die levend ter wereld kwamen. Op dezelfde wijze was knock-out van MET of de eraan bindende hepatocytengroeifactor (HGF) embryoletaal als gevolg van ernstige defecten in de ontwikkeling van de placenta, en foetussen vertoonden defecten in spierontwikkeling in meerdere organen. Het is bekend dat humaan IgG1 de placenta passeert. Daarom kan amivantamab van de moeder naar de ontwikkelende foetus worden doorgegeven.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Recombinant humaan hyaluronidase (rHuPH20)
EDTA-dinatriumzout-dihydraat
IJsazijn
L-methionine
Polysorbaat 80 (E433)
Natriumacetaat-trihydraat
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Niet‑geopende injectieflacon
2 jaar
Bereide spuit
Chemische en fysische stabiliteit tijdens gebruik is aangetoond tot 24 uur bij 2 °C tot 8 °C, gevolgd door maximaal 24 uur bij 15 °C tot 30 °C. Vanuit microbiologisch oogpunt moet het product meteen gebruikt worden, tenzij de methode van dosisbereiding het risico van microbiële contaminatie uitsluit. Als het niet meteen gebruikt wordt, zijn de bewaartijden en omstandigheden tijdens gebruik de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na bereiding van de spuit, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
10 ml oplossing in een type-1-glazen injectieflacon met elastomeerstop, aluminium afsluiting en een flip-offdop, met daarin 1.600 mg amivantamab. Verpakking met 1 injectieflacon.
14 ml oplossing in een type-1-glazen injectieflacon met elastomeerstop, aluminium afsluiting en een flip-offdop, met daarin 2.240 mg amivantamab. Verpakking met 1 injectieflacon.
15 ml oplossing in een type-1-glazen injectieflacon met elastomeerstop, aluminium afsluiting en een flip-offdop, met daarin 2.400 mg amivantamab. Verpakking met 1 injectieflacon.
22 ml oplossing in een type-1-glazen injectieflacon met elastomeerstop, aluminium afsluiting en een flip-offdop, met daarin 3.520 mg amivantamab. Verpakking met 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Rybrevant subcutane formulering is uitsluitend voor eenmalig gebruik en is gebruiksklaar.
Maak de oplossing voor injectie als volgt klaar en ga daarbij aseptisch te werk:
Bereiding
Bepaal de benodigde dosis en de geschikte injectieflacon(s) Rybrevant subcutane formulering die nodig is op basis van het gewicht van de patiënt bij aanvang (zie rubriek 4.2). • Voor elke vierwekelijkse toediening krijgen patiënten < 80 kg wekelijks 1.600 mg vanaf week 1 tot en met 4, daarna 3.520 mg elke 4 weken vanaf week 5. Patiënten ≥ 80 kg krijgen wekelijks 2.240 mg vanaf week 1 tot en met 4, daarna 4.640 mg elke 4 weken vanaf week 5. • Voor elke tweewekelijkse toediening krijgen patiënten < 80 kg wekelijks 1.600 mg en patiënten
≥ 80 kg wekelijks 2.240 mg vanaf week 1 tot en met 4, daarna vanaf week 5 elke 2 weken. • Voor elke driewekelijkse toediening krijgen patiënten < 80 kg 1.600 mg op dag 1 van week 1, daarna wekelijks 2.400 mg vanaf week 2 tot en met 4, en vervolgens elke 3 weken vanaf week 7. Patiënten ≥ 80 kg krijgen 2.240 mg op dag 1 van week 1, daarna wekelijks 3.360 mg vanaf week 2 tot en met 4 en vervolgens elke 3 weken vanaf week 7.
- Haal de geschikte injectieflacon(s) met Rybrevant subcutane formulering uit de koelkast (2 °C tot 8 °C).
Controleer of de Rybrevant-oplossing kleurloos tot lichtgeel is. Niet gebruiken als er ondoorzichtige deeltjes, verkleuring of andere vreemde deeltjes aanwezig zijn. • Laat de Rybrevant subcutane formulering minstens 15 minuten op kamertemperatuur komen
(15 °C tot 30 °C). Rybrevant subcutane formulering niet op een andere manier opwarmen. Niet schudden.
- Trek het vereiste injectievolume van de Rybrevant subcutane formulering op uit de injectieflacon met behulp van een overloopnaald en breng dit in een spuit van geschikte grootte. Kleinere spuiten vereisen minder kracht tijdens bereiding en toediening. • Elk injectievolume mag niet meer dan 15 ml bedragen. Verdeel doses van meer dan 15 ml in meerdere spuiten met ongeveer gelijke volumes.
- Rybrevant subcutane formulering is compatibel met roestvrijstalen injectienaalden, spuiten van polypropyleen en polycarbonaat en subcutane infusiesets van polyethyleen, polyurethaan en polyvinylchloride. Indien nodig kan ook een natriumchlorideoplossing van 9 mg/ml (0,9%) worden gebruikt om een infusieset door te spoelen.
- Vervang de overloopnaald door de juiste hulpstukken voor transport of toediening. Het gebruik van een 21G tot 23G naald of infusieset wordt aanbevolen om een gemakkelijke toediening te garanderen.
Bewaren van de bereide injectiespuit
De bereide spuit dient onmiddellijk toegediend te worden. Als onmiddellijke toediening niet mogelijk is, bewaar de bereide spuit dan gekoeld bij 2 °C tot 8 °C gedurende maximaal 24 uur, gevolgd door maximaal 24 uur op kamertemperatuur van 15 °C tot 30 °C. De bereide spuit moet worden weggegooid als deze langer dan 24 uur gekoeld of langer dan 24 uur bij kamertemperatuur wordt bewaard. Als de oplossing in de koelkast wordt bewaard, moet deze vóór toediening op kamertemperatuur komen.
Verwijdering
Dit geneesmiddel is uitsluitend voor eenmalig gebruik. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1594/002
EU/1/21/1594/003
EU/1/21/1594/004
EU/1/21/1594/005
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 9 december 2021
Datum van laatste verlenging: 11 september 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.