


SmPC (samenvatting van de productkenmerken) - Rivaroxaban Accord
Rivaroxaban Accord 2,5 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Rivaroxaban Accord 2,5 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 2,5 mg rivaroxaban.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 27,90 mg lactose (als monohydraat), zie rubriek 4.4.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Lichtgele, ronde, dubbelbolle, filmomhulde tabletten (diameter van ongeveer 6 mm) met de opdruk “IL4” op de ene zijde en geen opdruk op de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Rivaroxaban Accord, tegelijkertijd toegediend met óf alleen acetylsalicylzuur (ASA) óf ASA plus clopidogrel of ticlopidine, is geïndiceerd voor de preventie van atherotrombotische complicaties bij volwassen patiënten na een acuut coronair syndroom (ACS) met verhoogde cardiale biomarkers (zie rubriek 4.3, 4.4 en 5.1).
Rivaroxaban Accord, tegelijkertijd toegediend met acetylsalicylzuur (ASA), is geïndiceerd voor de preventie van atherotrombotische complicaties bij volwassen patiënten met coronaire hartziekte (CHZ) of symptomatisch perifeer arterieel vaatlijden (PAV) met een hoog risico op ischemische voorvallen.
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosering bedraagt tweemaal daags 2,5 mg.
- ACS
Patiënten die Rivaroxaban Accord 2,5 mg tweemaal daags innemen, dienen ook een dagelijkse dosis in te nemen van 75-100 mg ASA, of een dagelijkse dosis van 75-100 mg ASA in aanvulling op óf een dagelijkse dosis van 75 mg clopidogrel óf een standaard dagelijkse dosis ticlopidine.
Bij iedere patiënt moet de behandeling regelmatig geëvalueerd worden, waarbij het risico van ischemische bijwerkingen tegen de bloedingskans moet worden afgewogen. Verlenging van de behandeling na 12 maanden moet per patiënt bepaald worden, omdat de ervaring met behandelingen tot 24 maanden beperkt is (zie rubriek 5.1).
Behandeling met rivaroxaban dient zo snel mogelijk na stabilisatie van het ACS-voorval (met inbegrip van revascularisatieprocedures) te worden gestart; op zijn vroegst 24 uur na opname in het ziekenhuis en op het moment dat parenterale antistollingstherapie normaal zou worden gestopt.
- CHZ/PAV
Patiënten die Rivaroxaban Accord 2,5 mg tweemaal daags innemen, dienen ook een dagelijkse dosis van 75-100 mg ASA in te nemen.
Bij patiënten mag de behandeling, na een succesvolle revascularisatieprocedure van het onderste ledemaat (chirurgisch of endovasculair, met inbegrip van hybride procedures) veroorzaakt door symptomatisch PAV, pas worden gestart wanneer hemostase is bereikt (zie rubriek 5.1).
De duur van de behandeling dient voor elke individuele patiënt te worden vastgesteld op basis van regelmatige evaluaties, waarbij men rekening moet houden met het risico van trombotische voorvallen tegenover de risico’s van een bloeding.
ACS, CHZ/PAV
Gelijktijdige toediening met trombocytenaggregatieremmers
Bij patiënten met een acuut trombotisch voorval of een vasculaire ingreep die een duale behandeling met trombocytenaggregatieremmers nodig hebben, dient de voortzetting van Rivaroxaban Accord 2,5 mg tweemaal daags te worden geëvalueerd afhankelijk van het type voorval of ingreep en het regime van de trombocytenaggregatieremmer.
De veiligheid en werkzaamheid van rivaroxaban 2,5 mg tweemaal daags in combinatie met duale behandeling met trombocytenaggregatieremmers zijn alleen onderzocht bij patiënten met
- met recent ACS in combinatie met ASA plus clopidogrel/ticlopidine (zie rubriek 4.1), en
- na een recente revascularisatieprocedure van het onderste ledemaat voor symptomatisch PAV in combinatie met ASA en, indien van toepassing, kortstondig gebruik van clopidogrel (zie rubriek 4.4 en 5.1).
Overgeslagen dosis
Als een dosis niet is ingenomen, moet de patiënt op het volgende geplande tijdstip doorgaan met het innemen van de reguliere dosis zoals aanbevolen. De dosis mag niet op één dag worden verdubbeld om een overgeslagen dosis in te halen.
Overschakelen van vitamine K-antagonisten (VKA’s) naar rivaroxaban
Wanneer patiënten overschakelen van VKA's naar rivaroxaban, kunnen de INR-waarden (International Normalised Ratio) foutief verhoogd worden na de inname van rivaroxaban. De INR-waarde is geen geldige maat voor de antistollingswerking van rivaroxaban en mag daarom niet worden gebruikt (zie rubriek 4.5).
Overschakelen van rivaroxaban naar vitamine K-antagonisten (VKA’s)
Er bestaat een mogelijkheid voor inadequate antistolling tijdens het overschakelen van rivaroxaban naar een VKA. Continue adequate antistolling dient gewaarborgd te zijn gedurende elke overschakeling op een ander antistollingsmiddel. Denk eraan dat rivaroxaban kan bijdragen aan een verhoogde INR-waarde.
Bij patiënten die overschakelen van rivaroxaban naar een VKA, dient de VKA gelijktijdig te worden gegeven totdat de INR-waarde ≥ 2,0 is. Gedurende de eerste twee dagen van de overschakelingsperiode dient de standaard aanvangsdosis VKA te worden gebruikt, daarna dient de dosis VKA op geleide van de gemeten INR-waarden te worden aangepast. Zolang patiënten zowel rivaroxaban als een VKA krijgen, moet de INR-waarde niet eerder dan 24 uur na de voorgaande dosis, maar vóór de volgende dosis rivaroxaban worden bepaald. Wanneer eenmaal is gestopt met Rivaroxaban Accord, kan de INR-waarde minimaal 24 uur na de laatste dosis betrouwbaar worden getest (zie rubriek 4.5 en 5.2).
Overschakelen van parenterale antistollingsmiddelen naar rivaroxaban
Bij patiënten die tot dat moment een parenteraal antistollingsmiddel kregen, stop het parenterale antistollingsmiddel en start met rivaroxaban 0 tot 2 uur vóór het tijdstip waarop de volgende geplande toediening van het parenterale geneesmiddel (bijv. laagmoleculairgewichtheparines) zou worden gegeven, of op het moment dat een continu toegediend parenteraal geneesmiddel (bijv. intraveneuze, niet-gefractioneerde heparine) wordt stopgezet.
Overschakelen van rivaroxaban naar parenterale antistollingsmiddelen
Geef de eerste dosis parenteraal antistollingsmiddel op het moment dat de volgende dosis rivaroxaban zou moeten worden ingenomen.
Speciale populaties
Nierinsufficiëntie
Beperkte klinische gegevens voor patiënten met ernstige nierinsufficiëntie (creatinineklaring 15-29 ml/min) laten zien dat de plasmaconcentraties rivaroxaban significant verhoogd zijn. Daarom is voorzichtigheid geboden bij gebruik van Rivaroxaban Accord door deze patiënten. Het gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min (zie rubriek 4.4 en 5.2). De dosering hoeft niet te worden aangepast voor patiënten met lichte nierinsufficiëntie (creatinineklaring 50-80 ml/min) of matige nierinsufficiëntie (creatinineklaring 30-49 ml/min) (zie rubriek 5.2).
Leverinsufficiëntie
Rivaroxaban Accord is gecontra-indiceerd bij patiënten met een leveraandoening die gepaard gaat met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 4.3 en 5.2).
Oudere patiënten
Geen doseringsaanpassing (zie rubriek 4.4 en 5.2)
Het risico van een bloeding neemt toe bij toenemende leeftijd (zie rubriek 4.4).
Lichaamsgewicht
Geen doseringsaanpassing (zie rubriek 4.4 en 5.2)
Geslacht
Geen doseringsaanpassing (zie rubriek 5.2)
Pediatrische patiënten
De veiligheid en werkzaamheid van rivaroxaban bij kinderen in de leeftijd van 0 tot 18 jaar zijn niet vastgesteld. Omdat er geen gegevens beschikbaar zijn, wordt Rivaroxaban Accord niet aanbevolen voor gebruik bij kinderen jonger dan 18 jaar.
Wijze van toediening
Rivaroxaban Accord is voor oraal gebruik.
De tabletten kunnen met of zonder voedsel worden ingenomen (zie rubriek 4.5 en 5.2).
Vermalen van tabletten
Voor patiënten die niet in staat zijn om de hele tabletten door te slikken, mag de Rivaroxaban Accord-tablet vlak vóór gebruik worden vermalen en gemengd met water of appelmoes, en oraal worden toegediend.
De vermalen tablet mag ook via een maagsonde worden toegediend (zie rubriek 5.2 en 6.6).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve klinisch significante bloeding.
Letsel of een aandoening, die beschouwd wordt als een significant risico op een ernstige bloeding. Hierbij kan het gaan om huidige of recente zweervorming in het maag-darmkanaal, aanwezigheid van maligne neoplasmata met een hoog bloedingsrisico, recent hersen- of spinaalletsel, recente hersenoperatie of een spinale of oftalmologische operatie, recente intracraniale bloeding, bekende of vermoede slokdarmvarices, arterioveneuze malformaties, vasculaire aneurysmata of ernstige intraspinale of intracerebrale vaatafwijkingen.
Gelijktijdige behandeling met andere antistollingsmiddelen, zoals niet-gefractioneerde heparine (UFH), laagmoleculairgewichtheparines (enoxaparine, dalteparine enz.), heparine derivaten (fondaparinux enz.), orale antistollingsmiddelen (warfarine, dabigatran etexilaat, apixaban, enz.) wordt niet aanbevolen tenzij in het specifieke geval dat er van antistollingsmiddel wordt gewisseld (zie rubriek 4.2) of als UFH wordt gegeven in een dosering die nodig is om een centrale veneuze of arteriële katheter open te houden (zie rubriek 4.5).
Gelijktijdige behandeling van ACS met antitrombocytentherapie bij patiënten die eerder een cerebrovasculair accident (CVA) of transient ischaemic attack (TIA) hebben gehad (zie rubriek 4.4).
Gelijktijdige behandeling van CHZ/PAV met ASA bij patiënten met eerdere hemorragische of lacunaire beroerte, of een beroerte in de voorafgaande maand (zie rubriek 4.4).
Leveraandoening gepaard gaande met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 5.2).
Zwangerschap en borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Bij ACS-patiënten zijn de werkzaamheid en veiligheid van tweemaal daags rivaroxaban 2,5 mg onderzocht in combinatie met de trombocytenaggregatieremmers ASA alleen of ASA plus clopidogrel/ticlopidine. Bij patiënten met CHZ/PAV met een hoog risico op ischemische voorvallen zijn de werkzaamheid en veiligheid van tweemaal daags rivaroxaban 2,5 mg onderzocht in combinatie met ASA.
Bij patiënten na een recente revascularisatieprocedure van het onderste ledemaat als gevolg van symptomatisch PAV zijn de werkzaamheid en veiligheid van tweemaal daags rivaroxaban 2,5 mg onderzocht in combinatie met de trombocytenaggregatieremmer ASA alleen of ASA plus kortstondig gebruik van clopidogrel. Indien nodig moet duale behandeling met trombocytenaggregatieremmers met clopidogrel kortstondig zijn; langdurige duale behandeling met trombocytenaggregatieremmers moet worden vermeden (zie rubriek 5.1).
Behandeling in combinatie met andere trombocytenaggregatieremmers, zoals prasugrel of ticagrelor, is niet onderzocht en wordt niet aanbevolen.
Klinische bewaking in lijn met de praktijk van antistollingsbehandeling wordt gedurende de gehele behandelperiode aanbevolen.
Risico op bloedingen
Zoals bij andere antistollingsmiddelen, dienen patiënten die Rivaroxaban Accord gebruiken zorgvuldig gecontroleerd te worden op tekenen van een bloeding. Het wordt aanbevolen om het met voorzichtigheid te gebruiken bij een verhoogd risico op bloedingen. Toediening van Rivaroxaban Accord dient gestaakt te worden als er ernstige bloedingen optreden (zie rubriek 4.9).
In klinische onderzoeken werden bloedingen van slijmvliezen (bijvoorbeeld epistaxis, gingivaal, gastro-intestinaal, urogenitaal, met inbegrip van abnormale vaginale of toegenomen menstruele bloedingen) en anemie vaker gezien tijdens een langdurige behandeling met rivaroxaban bovenop enkelvoudige of dubbele antitrombocytentherapie. Daarom kan, naast een adequaat klinisch toezicht, laboratoriumonderzoek van het hemoglobine/hematocriet van waarde zijn voor het ontdekken van occult bloedverlies en voor het kwantificeren van de klinische relevantie van manifest bloedverlies, indien dit geschikt wordt geacht.
Verschillende subgroepen van patiënten, zoals hieronder beschreven, hebben een verhoogd risico op bloedingen. Daarom dient het gebruik van rivaroxaban in combinatie met dubbele antitrombocytentherapie bij patiënten met een bekende verhoogde kans op bloedingen te worden afgewogen tegen de voordelen wat betreft preventie van atherotrombotische complicaties. Bovendien moeten deze patiënten na aanvang van de behandeling nauwgezet worden gecontroleerd op klachten en symptomen van complicaties veroorzaakt door bloedingen en anemie (zie rubriek 4.8). Bij elke onverklaarbare daling van hemoglobine of van de bloeddruk moet gezocht worden naar een bloedingslocatie.
Hoewel voor de behandeling met rivaroxaban geen routinematige controle nodig is van de blootstelling, kan het meten van de rivaroxabanconcentratie met een gekalibreerde kwantitatieve anti-factor-Xa-bepaling in uitzonderlijke gevallen zinvol zijn, als informatie over de rivaroxabanblootstelling kan bijdragen in het nemen van klinische beslissingen, bijv. bij overdosering en spoedoperatie (zie rubriek 5.1 en 5.2).
Nierinsufficiëntie
Bij patiënten met ernstige nierinsufficiëntie (creatinineklaring < 30 ml/min) kunnen de plasmaconcentraties van rivaroxaban significant zijn verhoogd (gemiddeld met een factor 1,6), wat kan leiden tot een verhoogd risico op bloedingen. Voorzichtigheid is geboden wanneer Rivaroxaban Accord door patiënten met creatinineklaring 15-29 ml/min wordt gebruikt. Het gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min (zie rubriek 4.2 en 5.2). Bij patiënten met matige nierinsufficiëntie (creatinineklaring 30-49 ml/min) die gelijktijdig geneesmiddelen krijgen die de plasmaconcentraties van rivaroxaban verhogen moet rivaroxaban met voorzichtigheid worden gebruikt (zie rubriek 4.5).
Interactie met andere geneesmiddelen
Het gebruik van Rivaroxaban Accord wordt niet aanbevolen bij patiënten die gelijktijdig een systemische behandeling met azol-antimycotica (zoals ketoconazol, itraconazol, voriconazol en posaconazol) of hiv-proteaseremmers (bijv. ritonavir) krijgen. De werkzame bestanddelen van deze middelen zijn sterke remmers van zowel CYP3A4 als P-glycoproteïne (Pgp) en kunnen daarom de plasmaconcentraties rivaroxaban in klinisch relevante mate verhogen (gemiddeld met een factor 2,6), wat kan leiden tot een verhoogd risico op bloedingen (zie rubriek 4.5).
Zorgvuldigheid is vereist als patiënten gelijktijdig worden behandeld met geneesmiddelen die de hemostase beïnvloeden, zoals niet-steroïde ontstekingsremmers (NSAID's), acetylsalicylzuur (ASA) en trombocytenaggregatieremmers of selectieve serotonine-heropnameremmers (SSRI’s) en serotonine-norepinefrineheropnameremmers (SNRI’s). Bij patiënten met een risico op een ulceratieve gastro-intestinale aandoening kan een geschikte profylactische behandeling worden overwogen (zie rubriek 4.5 en 5.1).
Patiënten die worden behandeld met rivaroxaban en trombocytenaggregatieremmers mogen alleen gelijktijdig worden behandeld met NSAID’s als de voordelen opwegen tegen het risico van bloedingen.
Andere risicofactoren voor bloedingen
Zoals bij andere antitrombotica, wordt rivaroxaban niet aanbevolen bij patiënten met een verhoogd risico op bloedingen, zoals bij:
- aangeboren en verworven bloedingsstoornissen
- ernstige arteriële hypertensie die niet onder controle is
- andere gastro-intestinale ziekten zonder actieve ulceratie die potentieel kunnen leiden tot bloedingscomplicaties (bijv. inflammatoire darmziekten, oesofagitis, gastritis en gastro-oesofageale refluxziekte)
- vasculaire retinopathie
- bronchiëctasie of een voorgeschiedenis van pulmonale bloeding.
Het dient met voorzichtigheid te worden gebruikt bij ACS-patiënten en CHZ/PAV-patiënten:
- ≥ 75 jaar oud indien gelijktijdig gegeven met alleen ASA of met ASA plus clopidogrel of ticlopidine. De baten-risicoverhouding van de behandeling dient regelmatig per patiënt te worden beoordeeld.
met een lager lichaamsgewicht (< 60 kg) indien gelijktijdig gegeven met alleen ASA of met
ASA plus clopidogrel of ticlopidine.
- CHZ-patiënten met ernstig symptomatisch hartfalen. Onderzoeksgegevens wijzen erop dat dergelijke patiënten mogelijk minder baat hebben bij behandeling met rivaroxaban (zie rubriek 5.1).
Patiënten met kanker
Patiënten met een maligne ziekte kunnen tegelijkertijd een hoger risico hebben op bloedingen en trombose. Het individuele voordeel van antitrombotische behandeling moet worden afgewogen tegen het risico op bloedingen bij patiënten met actieve kanker, afhankelijk van de tumorlocatie, de antineoplastische therapie en het stadium van de ziekte. Tumoren in het maag-darmkanaal of het urogenitale kanaal zijn in verband gebracht met een verhoogd risico op bloedingen tijdens behandeling met rivaroxaban.
Bij patiënten met maligne neoplasmata met een hoog risico op bloedingen is het gebruik van rivaroxaban gecontra-indiceerd (zie rubriek 4.3).
Patiënten met een klepprothese
Rivaroxaban mag niet worden gebruikt voor tromboprofylaxe bij patiënten die recent een transkatheter-aortaklepvervanging (TAVR) hebben ondergaan. De veiligheid en werkzaamheid van rivaroxaban zijn niet onderzocht bij patiënten met een klepprothese; daarom zijn er geen gegevens die ondersteunen dat rivaroxaban adequate antistolling biedt in deze patiëntenpopulatie. Behandeling met Rivaroxaban Accord wordt voor deze patiënten niet aanbevolen.
Patiënten die eerder een CVA en/of TIA hebben gehad
Patiënten met ACS
Rivaroxaban 2,5 mg is gecontra-indiceerd voor de behandeling van ACS bij patiënten die eerder een CVA of TIA hebben gehad (zie rubriek 4.3). Er zijn weinig patiënten onderzocht die eerder een CVA of TIA hadden gehad, maar de beperkte hoeveelheid beschikbare gegevens over de werkzaamheid duidt erop dat deze patiënten geen baat hebben bij behandeling.
Patiënten met CHZ/PAV
CHZ-/PAV-patiënten die eerder een hemorragische of lacunaire beroerte hebben gehad, of die in de voorafgaande maand een ischemische, niet-lacunaire beroerte hebben gehad, werden niet onderzocht (zie rubriek 4.3).
Patiënten na een recente revascularisatieprocedure van het onderste ledemaat als gevolg van symptomatisch PAV die eerder een beroerte of TIA hebben gehad, zijn niet onderzocht. Behandeling met Rivaroxaban 2,5 mg moet worden vermeden bij deze patiënten die duale behandeling met trombocytenaggregatieremmers krijgen.
Patiënten met antifosfolipidesyndroom
Direct werkende oraal in te nemen antistollingsmiddelen zoals rivaroxaban worden niet aanbevolen bij patiënten met een voorgeschiedenis van trombose en de diagnose antifosfolipidesyndroom. In het bijzonder bij patiënten die drievoudig positief zijn (voor lupusanticoagulans, anticardiolipine-antilichamen en anti-bèta 2-glycoproteïne 1-antilichamen) zou een behandeling met direct werkende oraal in te nemen antistollingsmiddelen in verband kunnen worden gebracht met een verhoogd aantal recidiverende trombosevoorvallen in vergelijking met een behandeling met vitamine K-antagonisten.
Spinale/epidurale anesthesie of punctie
Wanneer neuraxiale anesthesie (spinale/epidurale anesthesie) of een spinale/epidurale punctie wordt uitgevoerd, lopen patiënten die behandeld worden met antitrombotische middelen ter preventie van trombo-embolische complicaties risico op het ontwikkelen van een epiduraal of spinaal hematoom dat kan leiden tot langdurige of permanente verlamming. Het risico hierop kan verhoogd zijn door postoperatief gebruik van epidurale verblijfskatheters of gelijktijdig gebruik van geneesmiddelen die de hemostase beïnvloeden. Het risico kan ook verhoogd zijn door een traumatische of herhaaldelijke epidurale of spinale puncties. Patiënten moeten regelmatig worden gecontroleerd op klachten en symptomen van neurologische stoornissen (bv. gevoelloosheid of verzwakking van de benen, darm- of blaasdisfunctie). Als neurologische aantasting wordt opgemerkt, is een dringende diagnose en behandeling nodig. Voorafgaand aan neuraxiale interventie moet de arts de potentiële baten en de risico’s afwegen bij patiënten die behandeld worden met antistollingsmiddelen of behandeld gaan worden met antistollingsmiddelen voor tromboprofylaxe. Er is geen klinische ervaring met het gebruik van Rivaroxaban 2,5 mg en trombocytenaggregatieremmers in deze situaties. Trombocytenaggregatieremmers moeten worden gestopt volgens de aanwijzingen in de voorschrijfinformatie van de fabrikant.
Om het potentiële risico op bloedingen te verminderen bij gelijktijdig gebruik van rivaroxaban en neuraxiale (spinale/epidurale) anesthesie of een spinale punctie, dient rekening te worden gehouden met het farmacokinetische profiel van rivaroxaban. Het plaatsen of verwijderen van een epidurale katheter of een lumbale punctie kan het beste worden uitgevoerd als het anticoagulerende effect van rivaroxaban als laag wordt ingeschat (zie rubriek 5.2). Het exacte moment waarop het anticoagulerende effect voldoende laag is bij iedere patiënt is echter niet bekend. Doseringsaanbevelingen vóór en na invasieve ingrepen en chirurgische interventie Als een invasieve ingreep of chirurgische interventie nodig is, dient Rivaroxaban Accord 2,5 mg minimaal 12 uur vóór de interventie te worden gestopt, indien dit mogelijk is en gebaseerd op het klinische oordeel van de arts.
Als een patiënt electieve chirurgie ondergaat en het antitrombocyteneffect ongewenst is, moet worden gestopt met trombocytenaggregatieremmers volgens de aanwijzingen in de voorschrijfinformatie van de fabrikant.
Als de ingreep niet kan worden uitgesteld, dient het verhoogde risico van bloeding te worden afgewogen tegen de urgentie van de interventie.
Rivaroxaban Accord dient zo snel mogelijk na de invasieve ingreep of chirurgische interventie weer te worden gestart, op voorwaarde dat de klinische toestand dit toestaat en de behandelend arts heeft vastgesteld dat adequate hemostase is bereikt (zie rubriek 5.2).
Oudere patiënten
Op hogere leeftijd kan het risico op bloedingen toenemen (zie rubriek 5.1 en 5.2).
Huidreacties
Ernstige huidreacties, waaronder het Stevens-Johnson-syndroom/toxische epidermale necrolyse en het DRESS-syndroom, zijn waargenomen gedurende postmarketingsurveillance, geassocieerd met het gebruik van rivaroxaban (zie rubriek 4.8). Patiënten lijken het hoogste risico op deze reacties te hebben aan het begin van de behandeling: het begin van de reactie viel in de meerderheid van de gevallen in de eerste paar weken van de behandeling. Rivaroxaban moet onmiddellijk worden gestaakt bij de eerste verschijnselen van ernstige huiduitslag (in grootte toenemende, intense uitslag en/of blaarvorming), of enige andere tekenen van overgevoeligheid en het gelijktijdig optreden van mucosale laesies.
Informatie over hulpstoffen
Rivaroxaban Accord bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet en is dus in wezen ‘natriumvrij’.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
CYP3A4- en Pgp-remmers
Gelijktijdige toediening van rivaroxaban en ketoconazol (400 mg eenmaal daags) of ritonavir (600 mg tweemaal daags) leidde tot een 2,6-voudige / 2,5-voudige verhoging van de gemiddelde AUC-waarde voor rivaroxaban en een 1,7-voudige / 1,6-voudige verhoging van de gemiddelde Cmax-waarde voor rivaroxaban, met significante stijgingen van de farmacodynamische effecten, wat kan leiden tot een verhoogd risico op bloedingen. Het gebruik van rivaroxaban wordt daarom niet aanbevolen bij patiënten die gelijktijdig een systemische behandeling met azol-antimycotica, zoals ketoconazol, itraconazol, voriconazol en posaconazol, of hiv-proteaseremmers krijgen. Deze werkzame stoffen zijn sterke remmers van zowel CYP3A4 als Pgp (zie rubriek 4.4).
Werkzame stoffen die slechts één van de eliminatieroutes van rivaroxaban, nl. CYP3A4 of Pgp, sterk remmen, kunnen in mindere mate de plasmaconcentraties van rivaroxaban verhogen. Claritromycine (500 mg tweemaal daags), dat wordt gezien als een sterke CYP3A4-remmer en matige Pgp-remmer, leidde bijvoorbeeld tot een 1,5-voudige verhoging van de gemiddelde AUC-waarde van rivaroxaban en een 1,4-voudige verhoging van de Cmax-waarde. De interactie met claritromycine is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten. (Voor patiënten met nierinsufficiëntie: zie rubriek 4.4).
Erytromycine (500 mg driemaal daags), dat een matig sterke remmer is van CYP3A4 en Pgp, leidde tot een 1,3-voudige verhoging van de gemiddelde AUC-waarde en van de Cmax voor rivaroxaban. De interactie met erytromycine is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten.
Bij personen met lichte nierinsufficiëntie leidde erytromycine (driemaal daags 500 mg) tot een stijging van de gemiddelde AUC van rivaroxaban met een factor 1,8 en een stijging van de Cmax met een factor 1,6 ten opzichte van personen met een normale nierfunctie. Bij personen met een matige nierinsufficiëntie leidde erytromycine tot een stijging van de gemiddelde AUC van rivaroxaban met een factor 2,0 en een stijging van de Cmax met een factor 1,6 ten opzichte van personen met een normale nierfunctie. Het effect van erytromycine is additief op het effect van nierinsufficiëntie (zie rubriek 4.4).
Fluconazol (eenmaal daags 400 mg), dat wordt beschouwd als een matig sterke CYP3A4-remmer, leidde tot een 1,4-voudige stijging van de gemiddelde AUC-waarde van rivaroxaban en een 1,3-voudige stijging van de gemiddelde Cmax. De interactie met fluconazol is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten. (Voor patiënten met nierinsufficiëntie: zie rubriek 4.4).
Gezien de beperkte beschikbaarheid van klinische gegevens met dronedarone, dient gelijktijdige toediening met rivaroxaban te worden vermeden.
Anticoagulantia
Na gecombineerde toediening van enoxaparine (enkelvoudige dosis 40 mg) en rivaroxaban (enkelvoudige dosis 10 mg) werd een additief effect tegen stollingsfactor Xa-activiteit waargenomen, zonder enig extra effect op stollingstesten (PT, APTT). Enoxaparine had geen effect op de farmacokinetiek van rivaroxaban.
Vanwege het verhoogde risico op bloedingen is voorzichtigheid geboden bij het gelijktijdig behandelen van patiënten met andere anticoagulantia (zie rubriek 4.3 en 4.4).
NSAID's/trombocytenaggregatieremmers
Er werd geen klinisch relevante verlenging van de bloedingstijd waargenomen na gelijktijdige toediening van rivaroxaban (15 mg) en 500 mg naproxen. Desondanks kunnen er personen zijn die een meer uitgesproken farmacodynamische respons vertonen.
Er zijn geen klinisch significante farmacokinetische of farmacodynamische interacties waargenomen wanneer rivaroxaban gelijktijdig werd toegediend met 500 mg acetylsalicylzuur. Clopidogrel (300 mg oplaaddosis, gevolgd door 75 mg onderhoudsdosis) vertoonde geen farmacokinetische interactie met rivaroxaban (15 mg), maar in een subgroep patiënten werd een relevante verlenging van de bloedingstijd waargenomen die niet samenhing met de trombocytenaggregatie of met de gehaltes van P-selectine of GPIIb/IIIa-receptor. Zorgvuldigheid is vereist als patiënten gelijktijdig worden behandeld met NSAID's (inclusief acetylsalicylzuur) en trombocytenaggregatieremmers, omdat het voor deze geneesmiddelen kenmerkend is dat zij het risico op bloedingen verhogen (zie rubriek 4.4).
SSRI’s/SNRI’s
Evenals bij andere anticoagulantia het geval is, kunnen patiënten een verhoogd risico hebben op een bloeding bij gelijktijdig gebruik met SSRI’s of SNRI’s vanwege het gemelde effect van SSRI’s en SNRI’s op trombocyten. Bij gelijktijdig gebruik in het klinische programma van rivaroxaban werden in alle behandelingsgroepen numeriek hogere percentages van een ernstige of niet-ernstige klinisch relevante bloeding waargenomen.
Warfarine
Wanneer patiënten overschakelden van de vitamine K-antagonist warfarine (INR 2,0 tot 3,0) op rivaroxaban (20 mg) of van rivaroxaban (20 mg) op warfarine (INR 2,0 tot 3,0), werd de protrombinetijd/INR (Neoplastine) meer dan additief verhoogd (individuele INR-waarden tot 12 kunnen worden waargenomen), terwijl de effecten op APTT, remming van de activiteit van factor Xa en de endogene trombinepotentiaal additief waren.
Als het wenselijk is om tijdens de overschakelingsperiode de farmacodynamische effecten van rivaroxaban te testen, kunnen de anti-factor-Xa-activiteit, PiCT en Heptest worden gebruikt, aangezien deze testen niet worden beïnvloed door warfarine. Op de vierde dag na de laatste dosis warfarine gaven alle testen (met inbegrip van PT, APTT, remming van factor Xa-activiteit en ETP) uitsluitend het effect van rivaroxaban weer.
Als het wenselijk is om tijdens de overschakelingsperiode de farmacodynamische effecten van warfarine te testen, kan de INR worden gemeten bij de Ctrough-waarde van rivaroxaban (24 uur na de voorgaande inname van rivaroxaban), aangezien deze test op dat moment minimaal wordt beïnvloed door rivaroxaban.
Er is geen farmacokinetische interactie waargenomen tussen warfarine en rivaroxaban.
CYP3A4-inductoren
Gelijktijdige toediening van rivaroxaban en de sterke CYP3A4-inductor rifampicine leidde tot een afname van de gemiddelde AUC-waarde voor rivaroxaban met ongeveer 50%, met overeenkomstige afname van de farmacodynamische effecten. Gelijktijdig gebruik van rivaroxaban met andere sterke CYP3A4-inductoren (bijv. fenytoïne, carbamazepine, fenobarbital of sint-janskruid (Hypericum perforatum)) kan ook leiden tot lagere plasmaconcentraties rivaroxaban. Daarom dient gelijktijdige toediening van sterke CYP3A4-inductoren te worden vermeden, tenzij de patiënt nauwlettend wordt geobserveerd op het optreden van klachten en symptomen van trombose.
Andere gelijktijdige behandelingen
Er zijn geen klinisch significante farmacokinetische of farmacodynamische interacties waargenomen wanneer rivaroxaban gelijktijdig werd toegediend met midazolam (substraat van CYP3A4), digoxine (substraat van Pgp), atorvastatine (substraat van CYP3A4 en Pgp) of omeprazol (protonpompremmer). Rivaroxaban remt noch induceert belangrijke isovormen van CYP, zoals CYP3A4. Er is geen klinisch relevante interactie met voedsel waargenomen (zie rubriek 4.2).
Laboratoriumparameters
Zoals verwacht, worden stollingsparameters (bijv. PT, APTT, Heptest) beïnvloed door de werking van rivaroxaban (zie rubriek 5.1).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
De veiligheid en werkzaamheid van rivaroxaban zijn niet vastgesteld bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Vanwege de mogelijke reproductietoxiciteit, het inherente risico op bloedingen en de aanwijzingen dat rivaroxaban de placenta passeert, is rivaroxaban gecontra-indiceerd bij zwangerschap (zie rubriek 4.3). Vrouwen die zwanger kunnen worden, dienen zwangerschap te voorkomen tijdens de behandeling met rivaroxaban.
Borstvoeding
De veiligheid en werkzaamheid van rivaroxaban zijn niet vastgesteld bij vrouwen die borstvoeding geven. Dieronderzoek duidt erop dat rivaroxaban wordt uitgescheiden in de moedermelk. Daarom is rivaroxaban gecontra-indiceerd in de periode dat een vrouw borstvoeding geeft (zie rubriek 4.3). Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met rivaroxaban moet worden gestaakt dan wel niet moet worden ingesteld.
Vruchtbaarheid
Er zijn geen specifieke studies uitgevoerd met rivaroxaban om de effecten op de vruchtbaarheid bij mensen te onderzoeken. In een studie naar de mannelijke en vrouwelijke vruchtbaarheid bij ratten werden geen effecten gezien (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Rivaroxaban heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bijwerkingen als syncope (frequentie: soms) en duizeligheid (frequentie: vaak) zijn gemeld (zie rubriek 4.8). Patiënten die deze bijwerkingen ervaren, mogen niet rijden en geen machines bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van rivaroxaban is beoordeeld in dertien fase III-hoofdonderzoeken (zie Tabel 1).
In totaal werden 69.608 volwassen patiënten in negentien fase III-onderzoeken en 488 pediatrische patiënten in twee fase II-onderzoeken en twee fase III-onderzoeken blootgesteld aan rivaroxaban.
Tabel 1: Aantal onderzochte patiënten, totale dagelijkse dosis en maximale behandelingsduur in fase III-onderzoeken bij volwassenen en kinderen
| Indicatie | Aantal patiënten* | Totale dagelijkse dosis | Maximale behandelingsduur |
| Preventie van veneuze trombo-embolie (VTE) bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergingen | 6.097 | 10 mg | 39 dagen |
| Preventie van VTE bij medisch zieke patiënten | 3.997 | 10 mg | 39 dagen |
| Behandeling van diep-veneuze trombose (DVT), pulmonale embolie (PE) en preventie van recidieven | 6.790 | Dag 1-21: 30 mg Dag 22 en daarna: 20 mg Na ten minste 6 maanden: 10 mg of 20 mg | 21 maanden |
Behandeling van VTE en preventie van recidief VTE bij voldragen neonaten en kinderen jonger dan 18 jaar na aanvang van een standaard antistollingsbehandeling | 329 | Dosis aangepast aan het lichaamsgewicht om een blootstelling te bereiken die vergelijkbaar is met de blootstelling waargenomen bij volwassenen die voor DVT werden behandeld met 20 mg rivaroxaban eenmaal daags | 12 maanden |
| Indicatie | Aantal patiënten* | Totale dagelijkse dosis | Maximale behandelingsduur |
| Preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren | 7.750 | 20 mg | 41 maanden |
| Preventie van atherotrombotische complicaties bij patiënten na een ACS | 10.225 | Respectievelijk 5 mg of 10 mg samen met óf ASA óf ASA plus clopidogrel of ticlopidine | 31 maanden |
| Preventie van atherotrombotische complicaties bij patiënten met CHZ/ PAV | 18.244 | 5 mg samen met ASA, of 10 mg alleen | 47 maanden |
| 3.256** | 5 mg samen met ASA | 42 maanden |
*Patiënten blootgesteld aan ten minste één dosis rivaroxaban
**Afkomstig van het VOYAGER PAD-onderzoek
De vaakst gemelde bijwerkingen bij patiënten die rivaroxaban kregen, waren bloedingen (Tabel 2) (zie ook rubriek 4.4 en ‘Beschrijving van bepaalde bijwerkingen’ hieronder). De vaakst gemelde bloedingen waren epistaxis (4,5%) en hemorragie van het maag-darmkanaal (3,8%).
Tabel 2: Frequentie van voorvallen van bloedingen* en anemie bij patiënten die aan rivaroxaban werden blootgesteld in alle voltooide fase III-onderzoeken bij volwassenen en kinderen
| Indicatie | Om het even welke bloeding | Anemie |
| Preventie van VTE bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergingen | 6,8% van de patiënten | 5,9% van de patiënten |
| Preventie van VTE bij medisch zieke patiënten | 12,6% van de patiënten | 2,1% van de patiënten |
| Behandeling van DVT, PE en preventie van recidieven | 23% van de patiënten | 1,6% van de patiënten |
| Behandeling van VTE en preventie van recidief VTE bij voldragen neonaten en kinderen jonger dan 18 jaar na aanvang van een standaard antistollingsbehandeling | 39,5% van de patiënten | 4,6% van de patiënten |
Preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren | 28 per 100 patiëntjaren | 2,5 per 100 patiëntjaren |
| Preventie van atherotrombotische complicaties bij patiënten na een ACS | 22 per 100 patiëntjaren | 1,4 per 100 patiëntjaren |
| Preventie van atherotrombotische complicaties bij patiënten met CHZ/PAV | 6,7 per 100 patiëntjaren | 0,15 per 100 patiëntjaren** |
| 8,38 per 100 patiëntjaren | 0,74 per 100 patiëntjaren***# |
* Voor alle onderzoeken met rivaroxaban worden alle bloedingsvoorvallen verzameld, gerapporteerd en beoordeeld.
** In het COMPASS-onderzoek is de incidentie van anemie laag, omdat er een selectieve methode voor het verzamelen van bijwerkingen werd gebruikt.
*** Een selectieve methode voor het verzamelen van bijwerkingen werd gebruikt # Afkomstig van het VOYAGER PAD-onderzoek
Bijwerkingen weergegeven in tabelvorm
De frequenties van bijwerkingen die werden gemeld met rivaroxaban bij volwassen en pediatrische patiënten staan per systeem/orgaanklasse (volgens MedDRA) en per frequentie weergegeven in Tabel 3 hieronder.
De frequenties worden als volgt gedefinieerd:
zeer vaak: ≥ 1/10
vaak: ≥ 1/100, < 1/10
soms: ≥ 1/1.000, < 1/100
zelden: ≥ 1/10.000, < 1/1.000
zeer zelden: < 1/10.000
niet bekend: kan met de beschikbare gegevens niet worden bepaald
Tabel 3: Alle bijwerkingen die zijn gemeld bij volwassen patiënten in klinische fase III-studies of tijdens postmarketinggebruik* en bij pediatrische patiënten in twee fase II-studies en twee fase III-studies
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | ||||||||||
| Bloed- en lymfestelselaandoeningen | ||||||||||||||
| Anemie (incl. betreffende laboratorium-waarden) | Trombocytose (incl. verhoogde plaatjestelling) A, trombocytopenie | |||||||||||||
| Immuunsysteemaandoeningen | ||||||||||||||
Allergische reactie, allergische dermatitis, angio-oedeem en allergisch oedeem | Anafylactische reacties, inclusief anafylactische shock | |||||||||||||
| Zenuwstelselaandoeningen | ||||||||||||||
| Duizeligheid, hoofdpijn | Cerebrale en intracraniale hemorragie, syncope | |||||||||||||
| Oogaandoeningen | ||||||||||||||
| Hemorragie van de ogen (incl. conjunctivale hemorragie) | ||||||||||||||
| Hartaandoeningen | ||||||||||||||
| Tachycardie | ||||||||||||||
| Bloedvataandoeningen | ||||||||||||||
| Hypotensie, hematoom | ||||||||||||||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||||||||||||||
| Epistaxis, bloed ophoesten | Eosinofiele longontsteking | |||||||||||||
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | ||||||||||
| Maagdarmstelselaandoeningen | ||||||||||||||
Tandvleesbloedin g, hemorragie van het maag-darmkanaal (incl. rectale hemorragie), abdominale en gastro-intestinale pijn, dyspepsie, misselijkheid, obstipatieA, diarree, brakenA | Droge mond | |||||||||||||
| Lever- en galaandoeningen | ||||||||||||||
| Verhoogde transaminases | Leverfunctiestoor nissen, verhoogd bilirubine, verhoogde alkalische fosfatase in het bloedA, verhoogd gammaglutamyltr ansferase (GGT)A | Geelzucht, verhoogd geconjugeerd bilirubine (al dan niet gepaard gaande met verhoogde ALAT-waarden), cholestase, hepatitis (incl. hepatocellulaire schade) | ||||||||||||
| Huid- en onderhuidaandoeningen | ||||||||||||||
Pruritus (incl. zeldzame gevallen van gegeneraliseerde pruritus), huiduitslag, ecchymose, cutane en subcutane hemorragie | Urticaria | Stevens-Johnson-syndroom/ toxische epidermale necrolyse, DRESS-syndroo m | ||||||||||||
| Skeletspierstelsel- en bindweefselaandoeningen | ||||||||||||||
Pijn in de extremiteiten A | Hemartrose | Spierhemorragie | Compartiment-syndroom secundair aan een bloeding | |||||||||||
| Nier- en urinewegaandoeningen | ||||||||||||||
Urogenitale hemorragie (incl. hematurie en menorragieB), verminderde nierfunctie (incl. verhoogd bloedcreatinine, verhoogd bloedureum) | Nierfalen/acuut nierfalen secundair aan een bloeding welke kan leiden tot hypoperfusie, nefropathie gerelateerd aan antistollingsmidd el | |||||||||||||
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | ||||||||||
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||||||||||||||
KoortsA, perifeer oedeem, verminderde algehele kracht en energie (incl. vermoeidheid en asthenie) | Zich onwel voelen (incl. malaise) | Gelokaliseerd oedeemA | ||||||||||||
| Onderzoeken | ||||||||||||||
Verhoogd LDHA, verhoogd lipaseA, verhoogd amylaseA | ||||||||||||||
| Letsels, intoxicaties en verrichtingscomplicaties | ||||||||||||||
Postprocedurele hemorragie (incl. postoperatieve anemie en wondhemorragie ), contusie, wondsecretieA | Vasculair pseudoaneurysma C | |||||||||||||
A: waargenomen bij preventie van VTE bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergaan
B: waargenomen bij behandeling van DVT, PE en preventie van recidieven als zeer vaak bij vrouwen < 55 jaar
C: waargenomen als soms bij preventie van atherotrombotische complicaties bij patiënten na een ACS (na een percutane coronaire interventie)
* In geselecteerde fase III-onderzoeken werd een vooraf gespecificeerde, selectieve methode voor het verzamelen van bijwerkingen gebruikt. De incidentie van bijwerkingen nam niet toe en na analyse van deze onderzoeken werd geen nieuwe bijwerking vastgesteld.
Beschrijving van bepaalde bijwerkingen
Vanwege het farmacologische werkingsmechanisme kan het gebruik van rivaroxaban geassocieerd zijn met een verhoogd risico op occulte of duidelijke bloedingen in elk weefsel of orgaan, die kunnen leiden tot posthemorragische anemie. De klachten, symptomen en ernst (inclusief fatale afloop) variëren afhankelijk van de locatie en de mate of uitgebreidheid van de bloeding en/of anemie (zie rubriek 4.9 Behandeling van een bloeding). In de klinische onderzoeken werden bloedingen van slijmvliezen (bijvoorbeeld epistaxis, gingivaal, gastro-intestinaal, urogenitaal, met inbegrip van abnormale vaginale of toegenomen menstruele bloedingen) en anemie vaker gezien tijdens een langdurige behandeling met rivaroxaban, in vergelijking met een behandeling met een VKA. Daarom kan, naast een adequaat klinisch toezicht, laboratoriumonderzoek van het hemoglobine/hematocriet van waarde zijn voor het ontdekken van occult bloedverlies en voor het kwantificeren van de klinische relevantie van manifest bloedverlies, indien dit geschikt wordt geacht.
Het risico op bloedingen kan verhoogd zijn bij bepaalde patiëntengroepen, bijvoorbeeld bij patiënten met ernstige arteriële hypertensie die niet onder controle is en/of die gelijktijdig een behandeling krijgen die de hemostase beïnvloedt (zie rubriek 4.4 ‘Risico op bloedingen’). Menstruele bloedingen kunnen intensiever worden en/of langer duren. Bloedingscomplicaties kunnen zich uiten in zwakte, bleekheid, duizeligheid, hoofdpijn of onverklaarde zwelling, dyspnoe en onverklaarde shock. In sommige gevallen zijn symptomen van cardiale ischemie zoals angina pectoris als gevolg van anemie waargenomen.
Bekende complicaties als gevolg van een ernstige bloeding, zoals compartimentsyndroom en nierfalen als gevolg van hypoperfusie of nefropathie gerelateerd aan antistollingsmiddel, zijn gemeld voor rivaroxaban. Daarom moet bij de beoordeling van de conditie van patiënten die worden behandeld met anticoagulantia altijd de mogelijkheid van een bloeding worden overwogen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Zeldzame gevallen van overdosering tot maximaal 1960 mg zijn gemeld. In geval van overdosering moet de patiënt zorgvuldig worden gecontroleerd op bloedingscomplicaties of andere bijwerkingen (zie hieronder “Behandeling van een bloeding”). Vanwege gelimiteerde absorptie wordt een plafond-effect zonder verdere stijging van de gemiddelde plasmaconcentratie verwacht bij supratherapeutische doses van 50 mg rivaroxaban of meer.
Een specifiek reverterend middel (andexanet alfa) dat de farmacodynamische effecten van rivaroxaban tegengaat, is beschikbaar (zie de samenvatting van de productkenmerken van andexanet alfa). Gebruik van actieve kool om de absorptie te verminderen kan in geval van overdosering van rivaroxaban worden overwogen.
Behandeling van een bloeding
Mocht een bloedingcomplicatie optreden bij een patiënt die rivaroxaban krijgt, dan dient de volgende inname van rivaroxaban te worden uitgesteld of de behandeling te worden gestaakt, naargelang wat passend wordt geacht. Rivaroxaban heeft een halfwaardetijd van ongeveer 5 tot 13 uur (zie rubriek 5.2). Behandeling dient per patiënt te worden afgestemd op basis van de ernst en locatie van de hemorragie. Gepaste symptomatische behandeling kan naar behoefte worden gegeven, zoals mechanische compressie (bijv. voor ernstige epistaxis), chirurgische hemostase met procedures voor het onder controle brengen van bloedingen, suppletie van vocht en hemodynamische ondersteuning, bloedproducten (erytrocytenconcentraat of fresh frozen plasma, afhankelijk van de geassocieerde anemie of coagulopathie) of bloedplaatjes.
Als een bloeding niet onder controle gebracht kan worden door bovengenoemde maatregelen, dient toediening van, hetzij een specifieke factor Xa-remmer-reverterend middel (andexanet alfa), dat de farmacodynamische effecten van rivaroxaban tegengaat, of een specifiek procoagulans, zoals protrombinecomplex-concentraat (PCC), geactiveerd protrombinecomplex-concentraat (APCC) of recombinant-factor VIIa (rFVIIa), te worden overwogen. Er is echter momenteel zeer weinig klinische ervaring met het gebruik van deze geneesmiddelen bij personen die rivaroxaban krijgen. De aanbeveling is ook gebaseerd op beperkte niet-klinische gegevens. Herdosering van recombinant-factor VIIa moet worden overwogen en getitreerd afhankelijk van de verbetering van de bloeding. Bij ernstige bloedingen moet een consult bij een stollingsexpert worden overwogen, indien deze op lokatie aanwezig is (zie rubriek 5.1).
Protaminesulfaat en vitamine K hebben naar verwachting geen invloed op de antistollingswerking van rivaroxaban. Er is beperkte ervaring met tranexaminezuur en geen ervaring met aminocapronzuur en aprotinine bij personen die rivaroxaban krijgen. Er is geen wetenschappelijke grond voor de werkzaamheid van, noch ervaring met het gebruik van het systemische hemostaticum desmopressine bij personen die rivaroxaban krijgen. Vanwege de hoge binding aan plasma-eiwitten is rivaroxaban naar verwachting niet dialyseerbaar.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antitrombotische middelen, directe factor Xa remmers, ATC-code: B01AF01
Werkingsmechanisme
Rivaroxaban is een zeer selectieve directe factor Xa-remmer met orale biologische beschikbaarheid. Remming van factor Xa onderbreekt de intrinsieke en extrinsieke route van de bloedstollingscascade, met als gevolg remming van zowel de trombineformatie als de stolselvorming. Rivaroxaban remt trombine (geactiveerd factor II) niet en er is geen effect op bloedplaatjes aangetoond.
Farmacodynamische effecten
Er werd een dosisafhankelijke remming van factor Xa-activiteit waargenomen bij de mens. De protrombinetijd (PT) wordt dosisafhankelijk beïnvloed door rivaroxaban, en heeft een hoge correlatie met de plasmaconcentraties (r-waarde 0,98) wanneer Neoplastine in de bepaling wordt gebruikt. Andere reagentia zullen andere resultaten opleveren. De aflezing van de PT dient in seconden te gebeuren, omdat de INR alleen is gekalibreerd en gevalideerd voor cumarinen en niet kan worden gebruikt voor andere anticoagulantia.
In een klinische farmacologische studie naar het terugdraaien van de farmacodynamische effecten van rivaroxaban bij gezonde volwassen proefpersonen (n = 22), werden de effecten van een eenmalige dosis (50 IU/kg) van 2 verschillende typen PCC’s, een 3-factor PCC (Factor II, IX en X) en een 4-factor PCC (Factor II, VII, IX en X), onderzocht. De 3-factor PCC verlaagde de gemiddelde Neoplastin PT-waarden met circa 1,0 seconde binnen 30 minuten, vergeleken met een verlaging van ongeveer 3,5 seconden die waargenomen werd bij de 4-factor PCC. Daarentegen had de 3-factor PCC een groter en sneller algemeen effect op het terugdraaien van veranderingen in endogene trombineaanmaak dan de 4-factor PCC (zie rubriek 4.9).
De APTT (activated partial thromboplastin time) en Heptest worden ook dosisafhankelijk verlengd; deze worden echter niet aanbevolen om het farmacodynamische effect van rivaroxaban te beoordelen. Het is niet nodig om stollingsparameters te bewaken tijdens behandeling met rivaroxaban in de klinische praktijk. Indien echter klinisch geïndiceerd kunnen de rivaroxabanspiegels worden gemeten met gekalibreerde kwantitatieve anti-factor-Xa-testen (zie rubriek 5.2).
Klinische werkzaamheid en veiligheid
ACS
Het klinische programma met rivaroxaban is opgezet om de werkzaamheid van rivaroxaban voor de preventie van cardiovasculair (CV) overlijden, myocardinfarct (MI) of CVA aan te tonen bij patiënten die onlangs ACS hebben gehad (ST-elevatiemyocardinfarct [STEMI], niet-ST-elevatiemyocardinfarct [NSTEMI] of instabiele angina pectoris [UA]. In het dubbelblinde hoofdonderzoek ATLAS ACS 2 TIMI 51 werden 15.526 patiënten in een verhouding van 1:1:1 gerandomiseerd naar één van de volgende drie behandelgroepen: ofwel tweemaal daags oraal 2,5 mg rivaroxaban, ofwel tweemaal daags oraal 5 mg, ofwel tweemaal daags placebo waarbij gelijktijdig alleen ASA óf ASA plus een thienopyridine (clopidogrel of ticlopidine) gegeven werd. Patiënten jonger dan 55 jaar met een ACS moesten daarbij ook diabetes mellitus hebben of een eerder MI gehad hebben. De mediane tijd dat patiënten werden behandeld bedroeg 13 maanden en de totale behandelduur was bijna 3 jaar. 93,2% van de patiënten werd gelijktijdig behandeld met ASA plus thienopyridine en 6,8% met alleen ASA. Van de patiënten die dubbele antitrombocytentherapie kregen, kreeg 98,8% clopidogrel, 0,9% ticlopidine en 0,3% prasugrel. Patiënten kregen de eerste dosis rivaroxaban minimaal 24 uur en maximaal 7 dagen (gemiddeld 4,7 dagen) na opname in het ziekenhuis, maar zo snel mogelijk na stabilisatie van het ACS-voorval, met inbegrip van revascularisatieprocedures en wanneer de parenterale antistollingstherapie normaal zou worden gestopt.
Zowel het doseringsschema met tweemaal daags 2,5 mg rivaroxaban als dat met tweemaal daags 5 mg rivaroxaban was effectief in het verder verlagen van de incidentie van CV-voorvallen, tegen een achtergrond van standaard antitrombocytenzorg. Het doseringsschema met tweemaal daags 2,5 mg rivaroxaban verlaagde de mortaliteit; er is ook bewijs dat de lagere dosis een kleinere kans op bloedingen gaf. Daarom wordt tweemaal daags 2,5 mg rivaroxaban samen met alleen acetylsalicylzuur (ASA) of met ASA plus clopidogrel of ticlopidine aanbevolen voor de preventie van atherotrombotische complicaties bij volwassen patiënten na een ACS met verhoogde cardiale biomarkers.
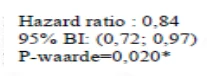
Ten opzichte van placebo verlaagde rivaroxaban het primaire, samengestelde eindpunt van cardiovasculair overlijden, MI of CVA significant. Het voordeel kwam vooral door een vermindering in cardiovasculair overlijden en MI in het begin van de behandeling met een constant behandelingseffect over de gehele behandelingsperiode (zie Tabel 4 en Figuur 1). Ook het eerste secundaire eindpunt (overlijden door alle oorzaken, MI of CVA) was significant verlaagd. Een aanvullende retrospectieve analyse liet een significante nominale daling zien in de incidentiepercentages van stenttrombose ten opzichte van placebo (zie Tabel 4). De incidentiepercentages voor de belangrijkste veiligheidsresultaten (ernstige bloedingen, non-coronary artery bypass graft (CBAG) TIMI) waren hoger bij patiënten die werden behandeld met rivaroxaban dan bij patiënten die placebo kregen (zie Tabel 6). De incidentiepercentages waren echter in evenwicht tussen rivaroxaban en placebo voor de componenten fatale bloedingen, hypotensie waarvoor behandeling met intraveneuze inotrope middelen nodig was en chirurgische interventie vanwege aanhoudende bloeding.
In Tabel 5 worden de resultaten gegeven van de werkzaamheid bij patiënten die percutane coronaire interventie (PCI) ondergingen. De veiligheidsresultaten in deze subgroep van patiënten die PCI ondergingen waren vergelijkbaar met de totale veiligheidsresultaten.
80% van de studiepopulatie bestond uit patiënten met verhoogde biomarkers (troponine of CK-MB) die niet eerder een CVA/TIA hadden gehad. De resultaten van deze patiëntenpopulatie waren ook consistent met de totale resultaten met betrekking tot werkzaamheid en veiligheid.
Tabel 4: Resultaten met betrekking tot de werkzaamheid uit fase III-onderzoek ATLAS ACS 2
TIMI 51
| Onderzoekspopulatie | Patiënten met recent acuut coronair syndroom a) | |
| Behandeldosering | Rivaroxaban tweemaal daags 2,5 mg, N = 5.114 n (%) Hazardratio (HR) (95%-BI) p- waarde b) | Placebo N = 5.113 n (%) |
| Cardiovasculair overlijden, MI of CVA | 313 (6,1%) 0,84 (0,72; 0,97) p = 0,020* | 376 (7,4%) |
| Overlijden door alle oorzaken, MI of CVA | 320 (6,3%) 0,83 (0,72; 0,97) p = 0,016* | 386 (7,5%) |
| Cardiovasculair overlijden | 94 (1,8%) 0,66 (0,51; 0,86) p = 0,002** | 143 (2,8%) |
| Overlijden door alle oorzaken | 103 (2,0%) 0,68 (0,53; 0,87) p = 0,002** | 153 (3,0%) |
| MI | 205 (4,0%) 0,90 (0,75; 1,09) p = 0,270 | 229 (4,5%) |
| CVA | 46 (0,9%) 1,13 (0,74; 1,73) p = 0,562 | 41 (0,8%) |
| Stenttrombose | 61 (1,2%) 0,70 (0,51; 0,97) p = 0,033** | 87 (1,7%) |
- a) gemodificeerde ITT-analyseset (totale ITT-analyseset voor stenttrombose)
- b) vs. placebo; log-rank p-waarde
* statistisch superieur
** nominaal significant
Tabel 5: Resultaten met betrekking tot de werkzaamheid uit fase III-onderzoek
ATLAS ACS 2 TIMI 51 bij patiënten die PCI ondergaan
| Onderzoekspopulatie | Patiënten met recent acuut coronair syndroom die PCI ondergaan a) | |
| Behandeldosering | Rivaroxaban tweemaal daags 2,5 mg, N = 3.114 n (%) HR (95%-BI) p-waarde b) | Placebo N = 3.096 n (%) |
| Cardiovasculair overlijden, MI of CVA | 153 (4,9%) 0,94 (0,75, 1,17) p = 0,572 | 165 (5,3%) |
| Cardiovasculair overlijden | 24 (0,8%) 0,54 (0,33, 0,89) p = 0,013** | 45 (1,5%) |
| Overlijden door alle oorzaken | 31 (1,0%) 0,64 (0,41, 1,01) p = 0,053 | 49 (1,6 %) |
| MI | 115 (3.7%) 1,03 (0,79, 1,33) p = 0,829 | 113 (3,6 %) |
| CVA | 27 (0,9%) 1,30 (0,74, 2,31) p = 0,360 | 21 (0,7 %) |
| Stenttrombose | 47 (1,5%) 0,66 (0,46, 0,95) p = 0,026** | 71 (2,3 %) |
- a) gemodificeerde ITT-analyseset (totale ITT-analyseset voor stenttrombose)
- b) vs. placebo; log-rank p-waarde
** nominaal significant
Tabel 6: Resultaten met betrekking tot de veiligheid uit fase III-onderzoek ATLAS ACS2 TIMI51
| Onderzoekspopulatie | Patiënten met recent acuut coronair syndroom a) | |
| Behandeldosering | Rivaroxaban tweemaal daags 2,5 mg, N = 5.115 n (%) HR (95%-BI) p-waarde b) | Placebo N = 5.125 n (%) |
| Ernstige bloeding (TIMI-major), non-CABG | 65 (1,3%) 3,46 (2,08, 5,77) p = < 0,001* | 19 (0,4%) |
| Fatale bloeding | 6 (0,1%) 0,67 (0,24, 1,89) p = 0,450 | 9 (0,2%) |
| Symptomatische intracraniale bloeding | 14 (0,3%) 2,83 (1,02, 7,86) p = 0,037 | 5 (0,1%) |
| Hypotensie waarvoor behandeling met intraveneuze inotrope middelen nodig is | 3 (0,1%) | 3 (0,1%) |
| Chirurgische interventie vanwege aanhoudende bloeding | 7 (0,1%) | 9 (0,2%) |
| Transfusie met 4 of meer eenheden bloed over een periode van 48 uur | 19 (0,4%) | 6 (0,1%) |
- a) veiligheidspopulatie, tijdens behandeling
- b) vs. placebo; log-rank p-waarde
* statistisch significant
Figuur 1: Aantal dagen tot het eerste optreden van het primaire eindpunt voor werkzaamheid
(cardiovasculair overlijden, MI of CVA)
CHZ/PAV
Het fase III- onderzoek COMPASS (27.395 patiënten; 78,0% man; 22,0% vrouw) heeft de werkzaamheid en veiligheid van rivaroxaban aangetoond voor de preventie van een samenstelling van CV overlijden, MI, beroerte bij patiënten met CHZ of symptomatisch PAV met een hoog risico op 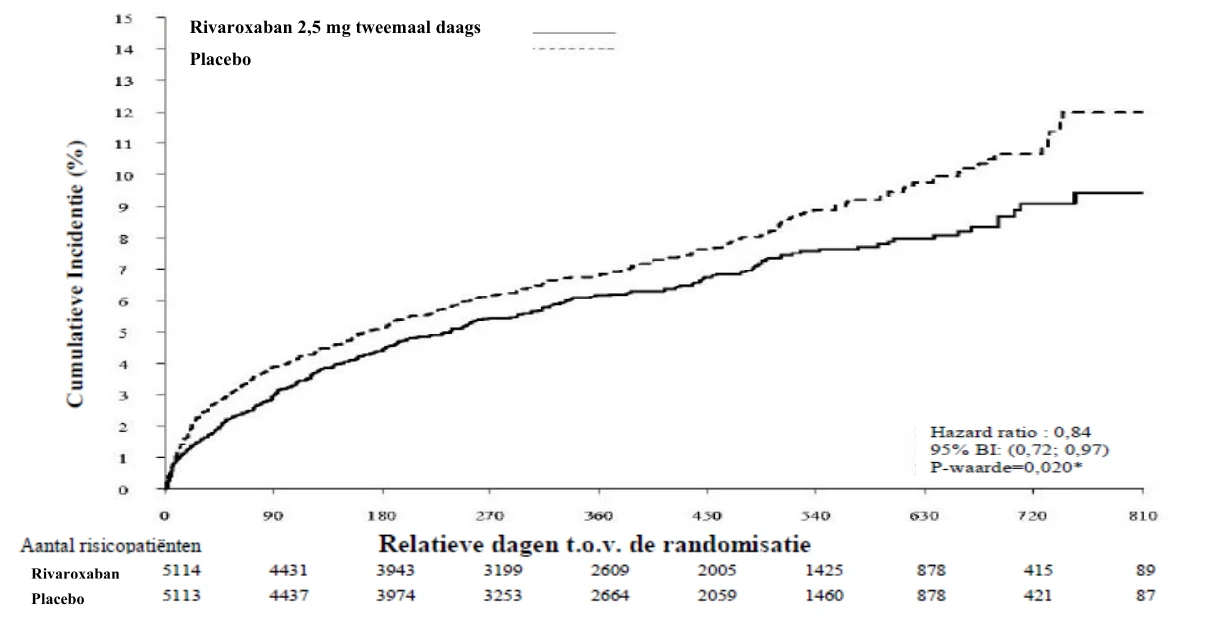
 ischemische voorvallen. Patiënten werden gedurende een mediane duur van 23 maanden en een maximale duur van 3,9 jaar gevolgd.
Personen die geen continue behandeling met een protonpompremmer nodig hadden, werden gerandomiseerd naar pantoprazol of placebo. Alle patiënten werden vervolgens in een verhouding van 1:1:1 gerandomiseerd naar rivaroxaban 2,5 mg tweemaal daags/ASA 100 mg eenmaal daags, naar rivaroxaban 5 mg tweemaal daags, of naar alleen ASA 100 mg eenmaal daags, en hun overeenkomende placebo’s.
CHZ-patiënten hadden CHZ in meerdere vaten en/of een eerder MI. Voor patiënten < 65 jaar was atherosclerose in ten minste twee vaatbedden of ten minste twee extra cardiovasculaire risicofactoren vereist.
PAV-patiënten hadden eerdere interventies gehad zoals een bypass-operatie of percutane transluminale angioplastiek, of een amputatie van een ledemaat of voet vanwege arteriële vaatziekte, of claudicatio intermittens met een bloeddrukverhouding tussen enkel en arm < 0,90 en/of significante perifere arteriële stenose of eerdere revascularisatie van de halsslagader of asymptomatische stenose van de halsslagader ≥ 50%.
Exclusiecriteria waren de noodzaak van duale behandeling met trombocytenaggregatieremmers of andere niet-ASA-trombocytenaggregatieremmers of orale antistollingsbehandeling en patiënten met een hoog bloedingsrisico, of hartfalen met een ejectiefractie < 30% of van klasse III of IV volgens de New York Heart Association, of elke ischemische, niet-lacunaire beroerte minder dan 1 maand geleden of elke voorgeschiedenis van hemorragische of lacunaire beroerte.
Rivaroxaban 2,5 mg tweemaal daags in combinatie met ASA 100 mg eenmaal daags was superieur ten opzichte van ASA 100 mg wat betreft de verlaging van de primaire samengestelde uitkomst van CV overlijden, MI, beroerte (zie Tabel 7 en Figuur 2).
Er was een significante stijging van de primaire uitkomst voor de veiligheid (gemodificeerde ISTH-criteria voor ernstige bloedingen) bij patiënten die werden behandeld met rivaroxaban 2,5 mg tweemaal daags in combinatie met ASA 100 mg eenmaal daags, vergeleken met patiënten die ASA 100 mg kregen (zie Tabel 8).
Voor de primaire uitkomst voor de werkzaamheid was het waargenomen voordeel van rivaroxaban 2,5 mg tweemaal daags plus ASA 100 mg eenmaal daags, vergeleken met ASA 100 mg eenmaal daags, HR 0,89 (95%-BI: 0,7-1,1) bij patiënten ≥ 75 jaar (incidentie 6,3% vs 7,0%) en HR=0,70 (95%-BI: 0,6-0,8) bij patiënten < 75 jaar (3,6% vs 5,0%). Voor het gemodificeerde ISTH-criterium ernstige bloeding was de waargenomen stijging voor risico HR 2,12 (95%-BI: 1,5-3,0) bij patiënten ≥ 75 jaar (5,2% vs 2,5%) en HR=1,53 (95%-BI: 1,2-1,9) bij patiënten < 75 jaar (2,6% vs 1,7%).
Het gebruik van 40 mg pantoprazol eenmaal daags naast antitrombotische studiemedicatie bij patiënten zonder klinische noodzaak voor een protonpompremmer liet geen voordeel zien bij de preventie van bovenste gastro-intestinale voorvallen (d.w.z. samenstelling van bovenste gastro-intestinale bloeding, bovenste gastro-intestinale ulceratie of bovenste gastro-intestinale obstructie of perforatie); de incidentie van bovenste gastro-intestinale voorvallen was 0,39/100 patiëntjaren in de groep die eenmaal daags pantoprazol 40 mg kreeg en 0,44/100 patiëntjaren in de groep die eenmaal daags placebo kreeg.
Tabel 7: Resultaten met betrekking tot de werkzaamheid uit het fase III-onderzoek COMPASS
| Onderzoeks-populatie | Patiënten met CHZ/PAV a) | |||||
| Behandeldosis | Rivaroxaban 2,5 mg 2 dd in combinatie met ASA 100 mg 1 dd N = 9.152 | ASA 100 mg 1 dd N = 9.126 | ||||
Patiënten met voorvallen | KM % | Patiënten met voorvallen | KM % | HR (95%-BI) | p-waarde b) | |
| CVA, MI of CV overlijden | 379 (4,1%) | 5,20% | 496 (5,4%) | 7,17% | 0,76 (0,66; 0,86) | p = 0,00004* |
| 83 (0,9%) | 1,17% | 142 (1,6%) | 2,23% | 0,58 (0,44; 0,76) | p = 0,00006 |
| 178 (1,9%) | 2,46% | 205 (2,2%) | 2,94% | 0,86 (0,70; 1,05) | p = 0,14458 |
| 160 (1,7%) | 2,19% | 203 (2,2%) | 2,88% | 0,78 (0,64; 0,96) | p = 0,02053 |
| Mortaliteit door alle oorzaken | 313 (3,4%) | 4,50% | 378 (4,1%) | 5,57% | 0,82 (0,71; 0,96) | |
| Acute ischemie in een ledemaat | 22 (0,2%) | 0,27% | 40 (0,4%) | 0,60% | 0,55 (0,32; 0,92) | |
- a) intention-to-treat-analyseset, primaire analyses
- b) vs. ASA 100 mg; log-rank p-waarde
* De vermindering van de primaire uitkomst voor de werkzaamheid was statistisch superieur. dd: daags; BI: betrouwbaarheidsinterval; KM %: Kaplan-Meier-schattingen van het cumulatieve incidentierisico, berekend op 900 dagen; CV: cardiovasculair; MI: myocardinfarct
Tabel 8: Resultaten met betrekking tot de veiligheid uit het fase III-onderzoek COMPASS
| Onderzoekspopulatie | Patiënten met CHZ/PAV a) | ||
| Behandeldosis | Rivaroxaban 2,5 mg 2 dd in combinatie met ASA 100 mg 1 dd, N = 9.152 n (cum. risico %) | ASA 100 mg 1 dd N = 9.126 n (cum. risico %) | Hazardratio (95% BI) p-waarde b) |
| Ernstige bloeding volgens gemodificeerde ISTH | 288 (3,9%) | 170 (2,5%) | 1,70 (1,40; 2,05) p < 0,00001 |
| 15 (0,2%) | 10 (0,2%) | 1,49 (0,67; 3,33) p = 0,32164 |
| 63 (0,9%) | 49 (0,7%) | 1,28 (0,88; 1,86) p = 0,19679 |
| 10 (0,1%) | 8 (0,1%) | 1,24 (0,49; 3,14) p = 0,65119 |
| 208 (2,9%) | 109 (1,6%) | 1,91 (1,51; 2,41) p < 0,00001 |
| 172 (2,3%) | 90 (1,3%) | 1,91 (1,48; 2,46) p < 0,00001 |
| 36 (0,5%) | 21 (0,3%) | 1,70 (0,99; 2,92) p = 0,04983 |
| Onderzoekspopulatie | Patiënten met CHZ/PAV a) | ||
| Behandeldosis | Rivaroxaban 2,5 mg 2 dd in combinatie met ASA 100 mg 1 dd, N = 9.152 n (cum. risico %) | ASA 100 mg 1 dd N = 9.126 n (cum. risico %) | Hazardratio (95% BI) p-waarde b) |
| Ernstige gastro-intestinale bloeding | 140 (2,0%) | 65 (1,1%) | 2,15 (1,60; 2,89) p < 0,00001 |
| Ernstige intracraniale bloeding | 28 (0,4%) | 24 (0,3%) | 1,16 (0,67; 2,00) p = 0,59858 |
- a) intention-to-treat-analyseset, primaire analyses
- b) vs. ASA 100 mg; log-rank p-waarde
dd: daags; BI: betrouwbaarheidsinterval; cum. risico: cumulatief incidentierisico (Kaplan-Meier-schattingen) na 30 maanden; ISTH: International Society on Thrombosis and Haemostasis
Figuur 2: Tijd tot eerste optreden van primaire uitkomst voor de werkzaamheid (beroerte, myocardinfarct, cardiovasculair overlijden) in het COMPASS-onderzoek
dd: daags; BI: betrouwbaarheidsinterval
Patiënten na een recente revascularisatieprocedure van het onderste ledemaat als gevolg van symptomatisch PAV
In het dubbelblinde fase III-hoofdonderzoek VOYAGER PAD werden 6.564 patiënten na een recente, succesvolle revascularisatieprocedure van het onderste ledemaat (chirurgisch of endovasculair, met inbegrip van hybride procedures) als gevolg van symptomatisch PAV in een verhouding van 1:1 willekeurig toegewezen aan een van twee groepen met antitrombocytentherapie: 2,5 mg rivaroxaban tweemaal daags in combinatie met 100 mg ASA eenmaal daags, of 100 mg ASA eenmaal daags. Patiënten mochten aanvullend een standaarddosis clopidogrel eenmaal daags krijgen gedurende maximaal 6 maanden. De doelstelling van het onderzoek was de werkzaamheid en veiligheid aantonen van rivaroxaban plus ASA voor de preventie van myocardinfarct, ischemische beroerte, CV overlijden, acute ischemie in een ledemaat of een grote amputatie van een vasculaire etiologie bij patiënten na een recente, succesvolle revascularisatieprocedure van het onderste ledemaat als gevolg 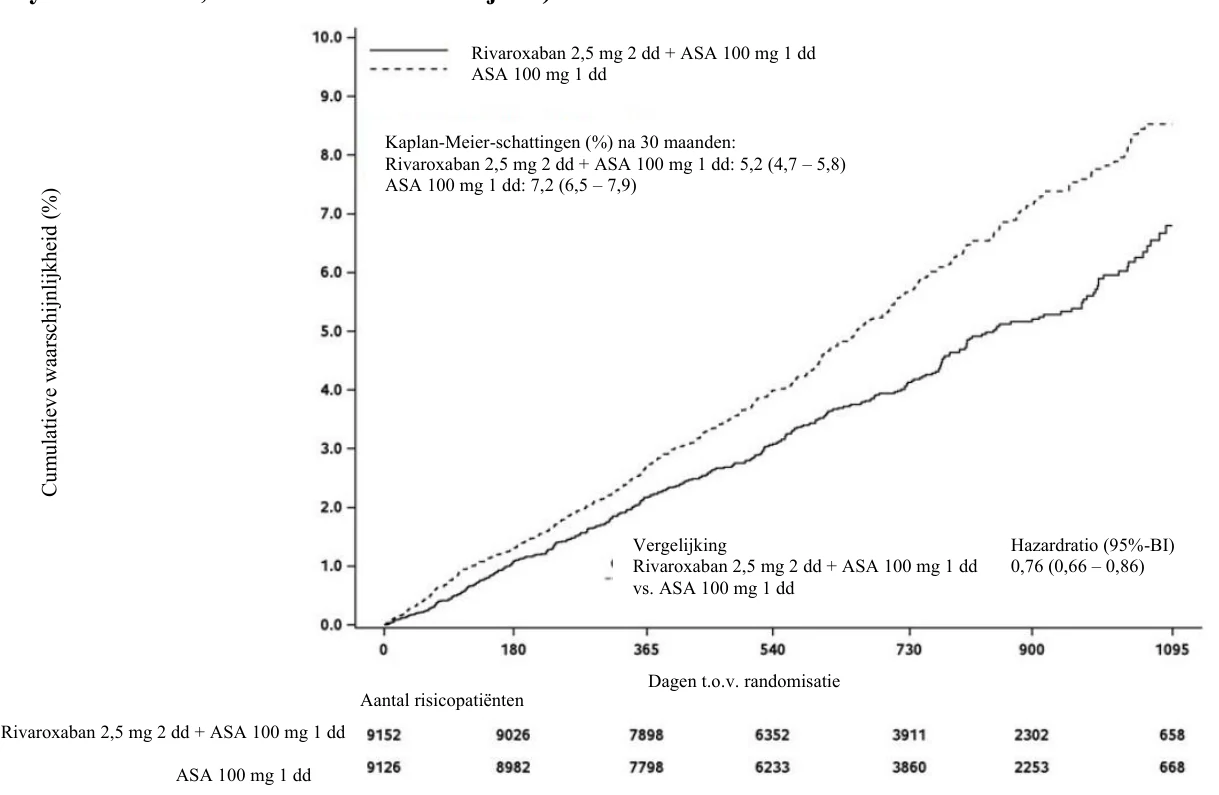
van symptomatisch PAV. Patiënten ≥ 50 jaar met gedocumenteerd matig tot ernstig symptomatisch atherosclerotisch PAV van de onderste extremiteit met bewijs van al het volgende: klinisch (d.w.z. functionele beperkingen), anatomisch (d.w.z. uit beeldvormend onderzoek verkregen bewijs van PAV distaal van de arteria iliaca externa) en hemodynamisch (enkel-arm-index [ABI] ≤ 0,80 of teen-arm-index [TBI] ≤ 0,60 voor patiënten zonder voorgeschiedenis van revascularisatie van een ledemaat of ABI ≤ 0,85 of TBI ≤ 0,65 voor patiënten met een voorgeschiedenis van revascularisatie van een ledemaat) werden in het onderzoek opgenomen. Patiënten die een duale behandeling met trombocytenaggregatieremmers nodig hadden gedurende > 6 maanden, of een andere aanvullende behandeling met trombocytenaggregatieremmers dan ASA en clopidogrel, of een orale antistollingstherapie, evenals patiënten met een voorgeschiedenis van intracraniale hemorragie, beroerte of TIA, of patiënten met een eGFR < 15 ml/min werden uitgesloten. De gemiddelde duur van follow-up was 24 maanden en de maximale follow-up was 4,1 jaar. De gemiddelde leeftijd van de deelnemende patiënten was 67 jaar en 17% van de patiëntenpopulatie was > 75 jaar. De mediane tijd vanaf de index revascularisatieprocedure tot de start van de studiemedicatie was 5 dagen bij de gehele populatie (6 dagen na chirurgische en 4 dagen na endovasculaire revascularisatie, met inbegrip van hybride procedures). In totaal kreeg 53,0% van de patiënten een kortstondige achtergrondtherapie met clopidogrel met een mediane duur van 31 dagen. In overeenstemming met het onderzoeksprotocol kon de studiemedicatie zo snel mogelijk worden gestart, maar niet later dan 10 dagen na een succesvolle, kwalificerende revascularisatieprocedure en wanneer hemostase was bereikt.
Tweemaal daags 2,5 mg rivaroxaban in combinatie met 100 mg ASA eenmaal daags was superieur voor het verminderen van de primaire, samengestelde uitkomst van myocardinfarct, ischemische beroerte, CV overlijden, acute ischemie in een ledemaat en grote amputatie van vasculaire etiologie ten opzichte van ASA alleen (zie Tabel 9). De primaire veiligheidsuitkomst, TIMI ernstige bloedingsvoorvallen, was toegenomen bij patiënten die werden behandeld met rivaroxaban en ASA, zonder toename van fatale of intracraniale bloeding (zie Tabel 10).
De secundaire uitkomsten voor de werkzaamheid werden getest in een vooraf gespecificeerde, hiërarchische volgorde (zie Tabel 9).
Tabel 9: Werkzaamheidresultaten van fase III-VOYAGER PAD
| Onderzoekspopulatie | Patiënten na een recente revascularisatieprocedure van het onderste ledemaat voor symptomatisch PAVa) | ||
| Dosering van de behandeling | 2,5 mg rivaroxaban bid in combinatie met ASA 100 mg 1 dd N=3.286 n (cum. risico %)c) | ASA 100 mg 1 dd N=3.278 n (cum. risk %)c) | Hazardratio (95%-BI) d) |
| Primaire uitkomst voor werkzaamheidb) | 508 (15,5%) | 584 (17,8%) | 0,85 (0,76;0,96) p = 0,0043 e)* |
| 131 (4,0%) | 148 (4,5%) | 0,88 (0,70;1,12) |
| 71 (2,2%) | 82 (2,5%) | 0,87 (0,63;1,19) |
| 199 (6,1%) | 174 (5,3%) | 1,14 (0,93;1,40) |
| 155 (4,7%) | 227 (6,9%) | 0,67 (0,55;0,82) |
| 103 (3,1%) | 115 (3,5%) | 0,89 (0,68;1,16) |
| Secundaire uitkomst voor werkzaamheid | |||
Ongeplande indexrevascularisatie van een ledemaat voor recidiverende ischemie in een ledemaat | 584 (17,8%) | 655 (20,0%) | 0,88 (0,79;0,99) p = 0,0140 e)* |
| Ziekenhuisopname voor een coronaire of perifere oorzaak (een van de onderste ledematen) van trombotische aard | 262 (8,0%) | 356 (10,9%) | 0,72 (0,62;0,85) p < 0,0001 e)* |
| Mortaliteit door alle oorzaken | 321 (9,8%) | 297 (9,1%) | 1,08 (0,92;1,27) |
| VTE-voorvallen | 25 (0,8%) | 41 (1,3%) | 0,61 (0,37;1,00) |
- a) Intention-to-treat-analyseset, primaire analyses; beoordeeld door ICAC.
- b) Samenstelling van MI, ischemische beroerte, CV overlijden (CV overlijden en onbekende oorzaak van overlijden), ALI en grote amputatie van vasculaire etiologie.
- c) Alleen het eerste optreden van het voorval voor de uitkomst die geanalyseerd wordt binnen het gegevensbereik van een proefpersoon wordt in aanmerking genomen.
- d) HR (95%-BI) wordt gebaseerd op het proportionele risicomodel van Cox, gestratificeerd volgens type procedure en gebruik van clopidogrel, waarbij behandeling de enige covariabele is.
- e) De eenzijdige p-waarde is gebaseerd op de log-ranktoets, gestratificeerd volgens type procedure en gebruik van clopidogrel, met behandeling als factor.
- f) Acute ischemie in een ledemaat is gedefinieerd als plotse, significante verergering van perfusie in een ledemaat, ofwel met nieuw polsdeficit of noodzaak van therapeutische interventie (d.w.z. trombolyse of trombectomie, of urgente revascularisatie), en resulterend in een ziekenhuisopname. * De vermindering van de uitkomst voor de werkzaamheid was statistisch superieur. ALI: acute ischemie in een ledemaat; bid: tweemaal daags; od: eenmaal daags; BI: betrouwbaarheidsinterval; MI: myocardinfarct; CV: cardiovasculair; ICAC: Independent Clinical Adjudication Committee
Tabel 10: Veiligheidsresultaten van fase III-VOYAGER PAD
| Onderzoekspopulatie | Patiënten na een recente revascularisatieprocedure van het onderste ledemaat voor symptomatisch PAVa) | ||
| Dosering van de behandeling | 2,5 mg rivaroxaban bid in combinatie met ASA 100 mg 1 dd N=3.286 n (cum. risico %)b) | ASA 100 mg 1 dd N=3.278 n (cum. risk %)b) | Hazardratio (95%-BI) c) p-waarded) |
Ernstige bloeding volgens TIMI (CABG/non-CABG) | 62 (1,9%) | 44 (1,4%) | 1,43 (0,97;2,10) p = 0,0695 |
| 6 (0,2%) | 6 (0,2%) | 1,02 (0,33;3,15) |
| 13 (0,4%) | 17 (0,5%) | 0,78 (0,38;1,61) |
| 46 (1,4%) | 24 (0,7%) | 1,94 (1,18;3,17) |
| Ernstige bloeding volgens ISTH | 140 (4,3%) | 100 (3,1%) | 1,42 (1,10;1,84) p = 0,0068 |
| 6 (0,2%) | 8 (0,2%) | 0,76 (0,26;2,19) |
| 29 (0,9%) | 26 (0,8%) | 1,14 (0,67;1,93) |
| Klinisch relevante niet-ernstige bloeding volgens ISTH | 246 (7,6%) | 139 (4,3%) | 1.81 (1,47;2,23) |
- a) Veiligheidsanalyseset (alle gerandomiseerde proefpersonen met ten minste één dosis onderzoeksgeneesmiddel), ICAC: Independent Clinical Adjudication Committee
- b) n = aantal proefpersonen met een voorval, N = aantal proefpersonen met risico, % = 100 * n/N, n/100 p-jrn = verhouding van het aantal proefpersonen met incidentvoorvallen / cumulatieve tijd met risico
- c) HR (95%-BI) wordt gebaseerd op het proportionele risicomodel van Cox, gestratificeerd volgens type procedure en gebruik van clopidogrel, waarbij behandeling de enige covariabele is
- d) De tweezijdige p-waarde is gebaseerd op de log-ranktoets, gestratificeerd volgens type procedure en gebruik van clopidogrel, met behandeling als factor
CHZ met hartfalen
De COMMANDER HF-studie omvatte 5.022 patiënten met hartfalen en significante coronaire hartziekte (CHZ) na een ziekenhuisopname in verband met gedecompenseerd hartfalen (HF) die gerandomiseerd werden naar één van de twee behandelingsgroepen: rivaroxaban 2,5 mg tweemaal daags (N = 2.507) of overeenkomende placebo (N = 2.515), respectievelijk. De totale mediane duur van de onderzoeksbehandeling was 504 dagen.
Patiënten moesten symptomatische HF hebben gehad gedurende ten minste 3 maanden en een linker ventriculaire ejectiefractie (LVEF) van ≤ 40% binnen één jaar na registratie. Op baseline was de mediane ejectiefractie 34% (IQR: 28%-38%) en 53% van de personen waren NYHA Klasse III of IV. De primaire werkzaamheidsanalyse (samenstelling van mortaliteit door alle oorzaken, MI of beroerte) toonde geen statistisch significant verschil aan tussen de rivaroxaban 2,5 mg tweemaal daags-groep en de placebogroep met een HR = 0,94 (95%-BI 0,84-1,05), p = 0.270. Voor mortaliteit door alle oorzaken was er geen verschil tussen rivaroxaban en placebo in het aantal gebeurtenissen (event rate per 100 patiëntjaren: 11,41 versus 11,63, HR: 0,98; 95%-BI: 0,87 tot 1,10, p = 0,743). De event rates voor MI per 100 patiëntjaren (rivaroxaban versus placebo) waren 2,08 versus 2,52 (HR 0,83; 95%-BI: 0,63 tot 1,08; p = 0,165) en voor beroerte waren de event rates per 100 patiëntjaren 1,08 versus 1,62 (HR: 0,66; 95%-BI: 0,47 tot 0,95, p = 0,023). De belangrijkste veiligheidsuitkomst (samenstelling van fatale bloedingen of bloedingen in een kritieke ruimte met een risico op blijvende invaliditeit), trad op bij respectievelijk 18 (0,7%) patiënten in de rivaroxaban 2,5 mg tweemaal daags behandelgroep en in 23 (0,9%) patiënten in de placebogroep (HR = 0,80; 95%-BI 0,43-1,49; p = 0,484). Er was een statistisch significante toename van ISTH-ernstige bloedingen in de rivaroxaban-groep in vergelijking met placebo (event rate per 100 patiëntjaren: 2,04 versus 1,21, HR 1,68; 95%-BI: 1,18 tot 2,39; p = 0,003).
Bij patiënten met mild en matig hartfalen waren de behandeleffecten voor de COMPASS-studie subgroep vergelijkbaar met die van de gehele studiepopulatie (zie rubriek CHZ/ PAV).
Patiënten met een hoog risico van drievoudig positief antifosfolipidesyndroom In opdracht van de onderzoeker werd in een gerandomiseerde, multicenter open-labelstudie met geblindeerde eindpunttoekenning rivaroxaban vergeleken met warfarine bij patiënten met een voorgeschiedenis van trombose en de diagnose antifosfolipidesyndroom en met een hoog risico op trombo-embolische voorvallen (positief voor alle drie antifosfolipidetesten: lupusanticoagulans, anticardiolipine-antilichamen en anti-bèta 2-glycoproteïne 1-antilichamen). De studie werd voortijdig beëindigd na de opname van 120 patiënten wegens een te groot aantal voorvallen bij patiënten in de rivaroxabangroep. Gemiddelde follow-up was 569 dagen. 59 patiënten werden gerandomiseerd op rivaroxaban 20 mg (15 mg voor patiënten met een creatinineklaring (crCl) < 50 ml/min) en 61 op warfarine (INR 2,0-3,0). Bij 12% van de patiënten die rivaroxaban kregen, deden zich trombo-embolische voorvallen voor (4 hersen- en 3 hartinfarcten). Onder patiënten die warfarine kregen, werden geen incidenten gemeld. Ernstige bloedingen deden zich voor bij 4 patiënten (7%) in de rivaroxabangroep en 2 patiënten (3%) in de warfarinegroep.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentiegeneesmiddel dat rivaroxaban bevat in alle subgroepen van pediatrische patiënten voor de preventie van trombo-embolieën (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Rivaroxaban wordt snel geabsorbeerd, waarbij maximale concentraties (Cmax) 2-4 uur na het innemen van de tablet worden bereikt.
De orale absorptie van rivaroxaban is vrijwel volledig en de orale biologische beschikbaarheid is hoog (80-100%) voor een tablet van 2,5 mg en een tablet van 10 mg, ongeacht de nuchterheids-/voedingsconditie. Inname met voedsel heeft geen effect op de AUC of de Cmax van rivaroxaban bij de 2,5 mg dosis en de 10 mg dosis. De tabletten rivaroxaban van 2,5 mg en van 10 mg kunnen met of zonder voedsel worden ingenomen.
De farmacokinetiek van rivaroxaban is bij benadering lineair tot aan ongeveer 15 mg eenmaal daags. Bij hogere doses laat rivaroxaban oplossingsgelimiteerde absorptie zien met een verlaagde biologische beschikbaarheid en een verlaagde absorptiesnelheid bij een verhoogde dosis. Dit is onder nuchtere omstandigheden duidelijker dan na het innemen van voedsel. De variabiliteit in de farmacokinetiek van rivaroxaban is matig, waarbij de interindividuele variabiliteit (variatiecoëfficiënt %) tussen 30% en 40% ligt.
De absorptie van rivaroxaban is afhankelijk van de plaats waar het in het maag-darmkanaal vrijkomt. Er is een afname van de AUC en de Cmax van respectievelijk 29% en 56% gerapporteerd ten opzichte van tabletten, wanneer rivaroxaban-granulaat vrijkomt in het proximale deel van de dunne darm. De blootstelling is nog meer verlaagd wanneer rivaroxaban vrijkomt in het distale deel van de dunne darm of in het colon ascendens. Daarom dient toediening van rivaroxaban distaal van de maag te worden vermeden, omdat dit kan leiden tot verlaagde absorptie en hieraan gerelateerde verlaagde blootstelling aan rivaroxaban.
De biologische beschikbaarheid (AUC en Cmax) was, ten opzichte van een hele tablet, vergelijkbaar voor 20 mg oraal toegediend rivaroxaban als vermalen tablet, gemengd met appelmoes, of opgelost in water en toegediend via een maagsonde, gevolgd door een vloeibare maaltijd. Gezien het voorspelbare, dosisafhankelijke farmacokinetische profiel van rivaroxaban, zijn de resultaten van dit onderzoek met betrekking tot de biologische beschikbaarheid waarschijnlijk ook van toepassing op lagere doses van rivaroxaban.
Distributie
De binding aan plasma-eiwitten bij de mens is hoog, ongeveer 92% tot 95%, waarbij serumalbumine de belangrijkste bindende component is. Het distributievolume is matig met een Vss van ongeveer 50 liter.
Biotransformatie en eliminatie
Ongeveer 2/3 van de toegediende dosis rivaroxaban ondergaat een metabolische afbraak, waarvan de helft geëlimineerd wordt via de renale en de andere helft via de fecale route. Het resterende 1/3 deel van de toegediende dosis ondergaat directe uitscheiding als onveranderde werkzame verbinding via de urine, hoofdzakelijk via actieve renale secretie.
Rivaroxaban wordt gemetaboliseerd via CYP3A4, CYP2J2 en CYP-onafhankelijke mechanismen. Oxidatieve degradatie van de morfolinonegroep en hydrolyse van de amidebindingen zijn de belangrijkste aangrijpingspunten bij de biotransformatie. Uit in-vitro-onderzoeken is gebleken dat rivaroxaban een substraat is van de transporteiwitten Pgp (P-glycoproteïne) en BCRP (breast cancer resistance protein).
In humaan plasma is onveranderd rivaroxaban de belangrijkste component, zonder belangrijke of actieve circulerende metabolieten. Met een systemische klaring van ongeveer 10 l/u kan rivaroxaban worden geclassificeerd als stof met lage klaring. Na intraveneuze toediening van een 1 mg dosis is de eliminatiehalfwaardetijd ongeveer 4,5 uur. Na orale toediening wordt de eliminatie gelimiteerd door de absorptiesnelheid. Eliminatie van rivaroxaban uit plasma vindt bij jonge mensen plaats met terminale halfwaardetijden van 5 tot 9 uur en bij ouderen bedragen de terminale halfwaardetijden 11 tot 13 uur.
Bijzondere populaties
Geslacht
Er waren geen klinisch relevante verschillen in farmacokinetiek en farmacodynamiek tussen mannelijke en vrouwelijke patiënten.
Oudere patiënten
Oudere patiënten hadden hogere plasmaconcentraties dan jongere patiënten en hun gemiddelde AUC-waarden waren ongeveer 1,5 maal zo hoog, voornamelijk door de lagere (schijnbare) totale en renale klaring. Aanpassen van de dosering is niet nodig.
Verschillende gewichtscategorieën
Uitersten in lichaamsgewicht (< 50 kg of > 120 kg) hadden slechts een kleine invloed op de plasmaconcentraties rivaroxaban (minder dan 25%). Aanpassen van de dosering is niet nodig.
Interetnische verschillen
Er zijn geen klinisch relevante interetnische verschillen waargenomen tussen blanke, negroïde, Spaanse, Japanse of Chinese patiënten wat betreft de farmacokinetiek en farmacodynamiek van rivaroxaban.
Leverinsufficiëntie
Cirrotische patiënten met lichte leverinsufficiëntie (classificatie Child-Pugh A) vertoonden slechts kleine veranderingen in de farmacokinetiek van rivaroxaban (gemiddeld een 1,2-voudige stijging van de AUC-waarde voor rivaroxaban), nagenoeg vergelijkbaar met de gematchte controlegroep van gezonde mensen. Bij cirrotische patiënten met matige leverinsufficiëntie (classificatie Child-Pugh B) was de gemiddelde AUC-waarde significant 2,3-voudig verhoogd ten opzichte van gezonde vrijwilligers. Ongebonden AUC was 2,6-voudig verhoogd. Deze patiënten hadden ook een verminderde renale eliminatie, vergelijkbaar met patiënten met matige nierinsufficiëntie. Er zijn geen gegevens bij patiënten met ernstige leverinsufficiëntie.
De remming van de werking van factor Xa was met een factor 2,6 verhoogd bij patiënten met matige leverinsufficiëntie ten opzichte van gezonde vrijwilligers; de verlenging van de PT werd vergelijkbaar verhoogd met een factor 2,1. Patiënten met matige leverinsufficiëntie waren gevoeliger voor rivaroxaban wat resulteerde in een grotere PK/PD-verhouding tussen concentratie en PT. Rivaroxaban is gecontra-indiceerd bij patiënten met een leveraandoening gepaard gaande met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 4.3).
Nierinsufficiëntie
Er was een stijging van de blootstelling aan rivaroxaban die gecorreleerd is aan de vermindering van de nierfunctie, zoals vastgesteld door bepaling van de creatinineklaring. Bij personen met lichte (creatinineklaring 50-80 ml/min), matige (creatinineklaring 30-49 ml/min) en ernstige (creatinineklaring 15-29 ml/min) nierinsufficiëntie, waren de plasmaconcentraties (AUC-waarden) van rivaroxaban verhoogd met respectievelijk een factor 1,4; 1,5 en 1,6. De corresponderende toename van farmacodynamische effecten was meer uitgesproken. Bij personen met lichte, matige en ernstige nierinsufficiëntie was de remming van factor Xa-activiteit verhoogd met respectievelijk een factor 1,5; 1,9 en 2,0 vergeleken met gezonde vrijwilligers; verlenging van de PT was vergelijkbaar verhoogd met respectievelijk een factor 1,3; 2,2 en 2,4. Er zijn geen gegevens bij patiënten met een creatinineklaring < 15 ml/min.
Vanwege de hoge binding aan plasma-eiwitten is rivaroxaban naar verwachting niet dialyseerbaar. Gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min. Voorzichtigheid is geboden wanneer rivaroxaban door patiënten met creatinineklaring 15-29 ml/min wordt gebruikt (zie rubriek 4.4).
Farmacokinetische gegevens bij patiënten
Van de patiënten die tweemaal daags 2,5 mg rivaroxaban kregen voor de preventie van atherotrombotische complicaties was bij patiënten met ACS het geometrische gemiddelde van de concentraties (90% voorspellingsinterval) na 2-4 uur en ongeveer 12 uur vanaf het moment van toediening (wat een ruwe weergave is van de maximale en minimale concentraties gedurende het doseringsinterval) respectievelijk 47 (13-123) en 9,2 (4,4-18) mcg/l.
Relatie farmacokinetiek/farmacodynamiek
De farmacokinetische/farmacodynamische relatie (PK/PD) tussen de plasmaconcentratie van rivaroxaban en een aantal PD-eindpunten (factor Xa-remming, PT, APTT, Heptest) is geëvalueerd na toediening van een groot bereik aan doseringen (5-30 mg tweemaal daags). De relatie tussen de rivaroxabanconcentratie en factor Xa-activiteit kon het best beschreven worden door een Emax-model. Voor PT beschreef een lineair interceptmodel de gegevens beter. Afhankelijk van welk PT-reagens gebruikt werd, was er een aanzienlijk verschil in de helling. Als Neoplastine PT gebruikt werd, was de baseline PT ongeveer 13 s en was de helling rond 3 tot 4 s/(100 mcg/l). De resultaten van de PK/PD-analyses in fase II en III waren overeenkomstig de gegevens die bij gezonde deelnemers werden gevonden.
Pediatrische patiënten
De veiligheid en werkzaamheid bij kinderen en adolescenten in de leeftijd tot 18 jaar zijn niet vastgesteld bij de indicaties ACS en CHZ/PAV.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij enkelvoudige dosering, fototoxiciteit, genotoxiciteit, carcinogeen potentieel en juveniele toxiciteit. De effecten die waargenomen zijn in toxiciteitsstudies bij herhaalde dosering zijn met name het gevolg van buitensporige farmacodynamische activiteit van rivaroxaban. Bij ratten werden verhoogde IgG- en IgA-plasmaspiegels gezien bij klinisch relevante blootstellingsniveaus.
Bij ratten werden er geen effecten gezien op de mannelijke of vrouwelijke vruchtbaarheid. Dierexperimenteel onderzoek heeft aangetoond dat reproductietoxiciteit gerelateerd is aan het farmacologische werkingsmechanisme van rivaroxaban (bijv. bloedingscomplicaties). Embryo-foetale toxiciteit (verlies post-implantatie, vertraagde/versnelde ossificatie, hepatische meervoudige lichtgekleurde vlekjes) en een verhoogde incidentie van vaak voorkomende misvormingen alsmede placentale afwijkingen werden geobserveerd bij klinisch relevante plasmaconcentraties. In de pre- en postnatale studie bij ratten werd een verlaagde levensvatbaarheid van de nakomelingen geobserveerd bij doses die toxisch waren voor de moeders.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Kern van de tablet
Lactosemonohydraat
Natriumcroscarmellose (E468)
Natriumlaurylsulfaat (E487)
Hypromellose 2910 (nominale viscositeit 5,1 mPa·s) (E464)
Microkristallijne cellulose (E460)
Colloïdaal watervrij siliciumdioxide (E551)
Magnesiumstearaat (E572)
Filmomhulling
Macrogol 4000 (E1521)
Hypromellose 2910 (nominale viscositeit 5,1 mPa·s) (E464)
Titaniumdioxide (E171)
Geel ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
Vermalen van tabletten
In water en appelmoes zijn vermalen rivaroxaban-tabletten stabiel gedurende maximaal 4 uur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Blisterverpakkingen van helder PVC/aluminium, in doosjes van 28, 56, 98, 100, 168 of 196 filmomhulde tabletten of geperforeerde eenheidsdosisblisterverpakkingen van 10 x 1 of 100 x 1 tabletten.
HDPE-fles met een witte, opake, kinderveilige dop van polypropyleen met een inductieafsluiting. Verpakkingsgrootten van 30 of 90 filmomhulde tabletten.
HDPE-fles met een witte, opake schroefdrop van polypropyleen met doorlopende schroefdraad met een inductieafsluiting. Verpakkingsgrootten van 500 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Vermalen van tabletten
Rivaroxaban-tabletten mogen worden vermalen en opgelost in 50 ml water en toegediend via een neus-maagsonde of maagsonde nadat is vastgesteld dat de sonde correct in de maag is geplaatst. Daarna moet de sonde worden gespoeld met water. Aangezien de absorptie van rivaroxaban afhankelijk is van de plaats waar het geneesmiddel wordt vrijgegeven, moet toediening van rivaroxaban distaal van de maag worden vermeden omdat dit kan leiden tot een verminderde absorptie en daardoor tot een verminderde blootstelling aan het geneesmiddel. Enterale voeding is niet vereist direct na toediening van de 2,5mg-tabletten.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Accord Healthcare S.L.U.
World Trade Center
Moll de Barcelona s/n
Edifici Est, 6a Planta
Barcelona, 08039
Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1488/001-011
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 november 2020
Datum van laatste verlenging: 6 augustus 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Rivaroxaban Accord 10 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Rivaroxaban Accord 10 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 10 mg rivaroxaban.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 27,90 mg lactose (als monohydraat), zie rubriek 4.4.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Lichtroze tot roze, ronde, dubbelbolle, filmomhulde tabletten (diameter van ongeveer 6 mm) met de opdruk “IL1” op de ene zijde en geen opdruk op de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Preventie van veneuze trombo-embolie (VTE) bij volwassen patiënten die electief een heup- of knievervangende operatie ondergaan.
Behandeling van diep-veneuze trombose (DVT) en pulmonale embolie (PE), en preventie van recidief DVT en PE bij volwassenen (zie rubriek 4.4 voor hemodynamisch instabiele PE-patiënten).
4.2 Dosering en wijze van toediening
Dosering
Preventie van VTE bij volwassen patiënten die electief een heup- of knievervangende operatie ondergaan
De aanbevolen dosis is 10 mg rivaroxaban eenmaal daags oraal ingenomen. De initiële dosis moet 6 tot 10 uur na de operatie worden ingenomen, mits hemostase is bereikt.
De duur van de behandeling is afhankelijk van de kans van de patiënt op veneuze trombo-embolie, die wordt bepaald door het type orthopedische operatie.
- Voor patiënten die een grote heupoperatie ondergaan, wordt een behandelingsduur van 5 weken aanbevolen.
- Voor patiënten die een grote knie-operatie ondergaan, wordt een behandelingsduur van 2 weken aanbevolen.
Als een dosis is vergeten, moet de patiënt Rivaroxaban Accord alsnog onmiddellijk innemen en dan de volgende dag doorgaan met het eenmaal daags innemen zoals daarvoor.
Behandeling van DVT, behandeling van PE en preventie van recidief DVT en PE De aanbevolen dosering voor de initiële behandeling van acute DVT of PE bedraagt tweemaal daags 15 mg gedurende de eerste drie weken, gevolgd door eenmaal daags 20 mg gedurende de voortgezette behandeling en de preventie van recidief DVT en PE.
Een kortdurende behandeling (ten minste 3 maanden) dient overwogen te worden bij patiënten met DVT of PE als gevolg van ernstige risicofactoren van voorbijgaande aard (d.w.z. een recente zware chirurgische ingreep of trauma). Een langere behandelduur dient te worden overwogen bij patiënten met uitgelokte DVT of PE die geen verband houdt met ernstige risicofactoren van voorbijgaande aard, idiopathische DVT of PE, of een voorgeschiedenis van recidief DVT of PE.
Wanneer langere preventie van recidief DVT en PE geïndiceerd is (na voltooiing van een behandeling van ten minste 6 maanden voor DVT of PE), is de aanbevolen dosering eenmaal daags 10 mg. Bij patiënten bij wie het risico op recidief DVT of PE groot wordt geacht, zoals patiënten met gecompliceerde co-morbiditeiten, of patiënten die recidief DVT of PE tijdens langer durende preventieve behandeling met eenmaal daags Rivaroxaban Accord 10 mg hebben ontwikkeld, dient een dosering van eenmaal daags rivaroxaban 20 mg te worden overwogen.
De duur van de behandeling en keuze van dosering dienen individueel te worden bepaald na zorgvuldige afweging van de voordelen van de behandeling tegen het risico op een bloeding (zie rubriek 4.4).
| Tijdsperiode | Doseringsschema | Totale dagelijkse dosis | |
Behandeling en preventie van recidief DVT en PE | Dag 1-21 | 15 mg tweemaal daags | 30 mg |
| Dag 22 en daarna | 20 mg eenmaal daags | 20 mg | |
| Preventie van recidief DVT en PE | Na voltooiing van een behandeling van ten minste 6 maanden voor DVT of PE | 10 mg eenmaal daags of 20 mg eenmaal daags | 10 mg of 20 mg |
Ter ondersteuning van de dosisoverstap van 15 mg naar 20 mg na dag 21 is een starterspakket van Rivaroxaban Accord beschikbaar voor de eerste 4 weken van de behandeling van DVT/PE.
Indien tijdens de behandelfase met tweemaal daags 15 mg (dag 1 tot en met 21) een dosis wordt vergeten, dient de patiënt Rivaroxaban Accord onmiddellijk alsnog in te nemen om te zorgen dat 30 mg rivaroxaban per dag wordt ingenomen. In dit geval mogen twee tabletten van 15 mg tegelijk worden ingenomen. De patiënt dient de volgende dag door te gaan met innemen volgens het normale schema van tweemaal daags 15 mg, zoals aanbevolen.
Als een dosis niet is ingenomen tijdens de behandelfase met eenmaaldaagse inname, moet de patiënt Rivaroxaban Accord onmiddellijk alsnog innemen en de volgende dag doorgaan met eenmaal daags innemen zoals aanbevolen. De dosis mag niet op één dag worden verdubbeld om een overgeslagen dosis in te halen.
Overschakelen van vitamine K-antagonisten (VKA’s) naar rivaroxaban
Bij patiënten die worden behandeld voor DVT, PE en de preventie van recidieven dient de VKA-behandeling te worden stopgezet en behandeling met Rivaroxaban Accord te worden gestart zodra de INR-waarde ≤ 2,5 is.
Wanneer patiënten overschakelen van VKA's naar rivaroxaban, worden de INR-waarden (International Normalised Ratio) foutief verhoogd na de inname van rivaroxaban. De INR-waarde is geen geldige maat voor de antistollingswerking van rivaroxaban en mag daarom niet worden gebruikt (zie rubriek 4.5).
Overschakelen van rivaroxaban naar vitamine K-antagonisten (VKA’s)
Er bestaat een mogelijkheid voor inadequate antistolling tijdens het overschakelen van rivaroxaban naar een VKA. Continue adequate antistolling dient gewaarborgd te zijn gedurende elke overschakeling op een ander antistollingsmiddel. Denk eraan dat rivaroxaban kan bijdragen aan een verhoogde INR-waarde.
Bij patiënten die overschakelen van rivaroxaban naar een VKA, dient de VKA gelijktijdig te worden gegeven totdat de INR-waarde ≥ 2,0 is. Gedurende de eerste twee dagen van de overschakelingsperiode dient de standaard aanvangsdosis VKA te worden gebruikt, daarna dient de dosis VKA op geleide van de gemeten INR-waarden te worden aangepast. Zolang patiënten zowel rivaroxaban als een VKA krijgen, moet de INR-waarde niet eerder dan 24 uur na de voorgaande dosis, maar vóór de volgende dosis rivaroxaban worden bepaald. Wanneer eenmaal is gestopt met Rivaroxaban Accord, kan de INR-waarde minimaal 24 uur na de laatste dosis betrouwbaar worden getest (zie rubriek 4.5 en 5.2).
Overschakelen van parenterale antistollingsmiddelen naar rivaroxaban
Bij patiënten die tot dat moment een parenteraal antistollingsmiddel kregen, stop het parenterale antistollingsmiddel en start met rivaroxaban 0 tot 2 uur vóór het tijdstip waarop de volgende geplande toediening van het parenterale geneesmiddel (bijv. laagmoleculairgewichtheparines) zou worden gegeven, of op het moment dat een continu toegediend parenteraal geneesmiddel (bijv. intraveneuze, niet-gefractioneerde heparine) wordt stopgezet.
Overschakelen van rivaroxaban naar parenterale antistollingsmiddelen
Geef de eerste dosis parenteraal antistollingsmiddel op het moment dat de volgende dosis rivaroxaban zou moeten worden ingenomen.
Speciale populaties
Nierinsufficiëntie
Beperkte klinische gegevens voor patiënten met ernstige nierinsufficiëntie (creatinineklaring 15-29 ml/min) laten zien dat de plasmaconcentraties rivaroxaban significant verhoogd zijn. Daarom is voorzichtigheid geboden bij gebruik van Rivaroxaban Accord door deze patiënten. Het gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min (zie rubriek 4.4 en 5.2).
- Voor de preventie van VTE bij volwassen patiënten die electief een heup- of knievervangende operatie ondergaan, hoeft de dosering niet te worden aangepast voor patiënten met lichte nierinsufficiëntie (creatinineklaring 50-80 ml/min) of matige nierinsufficiëntie (creatinineklaring 30-49 ml/min) (zie rubriek 5.2).
Voor de behandeling van DVT, behandeling van PE, en preventie van recidief DVT en PE hoeft de aanbevolen dosering niet te worden aangepast voor patiënten met lichte nierinsufficiëntie (creatinineklaring 50-80 ml/min) (zie rubriek 5.2).
Voor patiënten met matige (creatinineklaring 30-49 ml/min) of ernstige (creatinineklaring 15-29 ml/min) nierinsufficiëntie: patiënten dienen de eerste 3 weken te worden behandeld met tweemaal daags 15 mg. Daarna, wanneer de aanbevolen dosering 20 mg eenmaal daags is, dient een verlaging van de dosering van 20 mg eenmaal daags naar 15 mg eenmaal daags alleen te worden overwogen als men het risico op bloedingen voor de patiënt hoger inschat dan het risico op recidief DVT en PE. De aanbeveling voor het gebruik van 15 mg is gebaseerd op farmacokinetische modellering en is niet klinisch onderzocht (zie rubriek 4.4, 5.1 en 5.2). Wanneer de aanbevolen dosering eenmaal daags 10 mg is, hoeft de aanbevolen dosering niet te worden aangepast.
Leverinsufficiëntie
Rivaroxaban Accord is gecontra-indiceerd bij patiënten met een leveraandoening die gepaard gaat met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C(zie rubriek 4.3 en 5.2).
Oudere patiënten
Geen dosisaanpassing (zie rubriek 5.2)
Lichaamsgewicht
Geen dosisaanpassing (zie rubriek 5.2)
Geslacht
Geen dosisaanpassing (zie rubriek5.2)
Pediatrische patiënten
De veiligheid en werkzaamheid van rivaroxaban bij kinderen in de leeftijd van 0 tot 18 jaar zijn niet vastgesteld. Omdat er geen gegevens beschikbaar zijn, wordt Rivaroxaban Accord niet aanbevolen voor gebruik bij kinderen jonger dan 18 jaar.
Wijze van toediening
Rivaroxaban Accord is voor oraal gebruik.
De tabletten moeten met of zonder voedsel worden ingenomen (zie rubriek 4.5 en 5.2).
Vermalen van tabletten
Voor patiënten die niet in staat zijn om de hele tabletten door te slikken, mag de Rivaroxaban Accord-tablet vlak vóór gebruik worden vermalen en gemengd met water of appelmoes, en oraal worden toegediend.
De vermalen tablet mag ook via een maagsonde worden toegediend (zie rubriek 5.2 en 6.6).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve klinisch significante bloeding.
Letsel of een aandoening, die beschouwd wordt als een significant risico op een ernstige bloeding. Hierbij kan het gaan om huidige of recente zweervorming in het maag-darmkanaal, aanwezigheid van maligne neoplasmata met een hoog bloedingsrisico, recent hersen- of spinaalletsel, recente hersenoperatie of een spinale of oftalmologische operatie, recente intracraniale bloeding, bekende of vermoede slokdarmvarices, arterioveneuze malformaties, vasculaire aneurysmata of ernstige intraspinale of intracerebrale vaatafwijkingen.
Gelijktijdige behandeling met andere antistollingsmiddelen, zoals niet-gefractioneerde heparine (UFH), laagmoleculairgewichtheparines (enoxaparine, dalteparine enz.), heparine derivaten (fondaparinux enz.), orale antistollingsmiddelen (warfarine, dabigatran etexilaat, apixaban, enz.) wordt niet aanbevolen tenzij in het specifieke geval dat er van antistollingsmiddel wordt gewisseld (zie rubriek 4.2) of als UFH wordt gegeven in een dosering die nodig is om een centrale veneuze of arteriële katheter open te houden (zie rubriek 4.5).
Leveraandoening gepaard gaande met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 5.2).
Zwangerschap en borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Klinische bewaking in lijn met de praktijk van antistollingsbehandeling wordt gedurende de gehele behandelperiode aanbevolen.
Risico op bloedingen
Zoals bij andere antistollingsmiddelen, dienen patiënten die Rivaroxaban Accord gebruiken zorgvuldig gecontroleerd te worden op tekenen van een bloeding. Het wordt aanbevolen om bij een verhoogd risico op bloedingen dit met voorzichtigheid te gebruiken. Toediening van Rivaroxaban Accord dient gestaakt te worden als er ernstige bloedingen optreden (zie rubriek 4.9).
In klinische onderzoeken werden bloedingen van slijmvliezen (bijvoorbeeld epistaxis, gingivaal, gastro-intestinaal, urogenitaal, met inbegrip van abnormale vaginale of toegenomen menstruele bloedingen) en anemie vaker gezien tijdens een langdurige behandeling met rivaroxaban, in vergelijking met een behandeling met VKA. Daarom kan, naast een adequaat klinisch toezicht, laboratoriumonderzoek van het hemoglobine/hematocriet van waarde zijn voor het ontdekken van occult bloedverlies en voor het kwantificeren van de klinische relevantie van manifest bloedverlies, indien dit geschikt wordt geacht.
Verschillende subgroepen van patiënten, zoals hieronder beschreven, hebben een verhoogd risico op bloedingen. Deze patiënten moeten na aanvang van de behandeling nauwgezet worden gecontroleerd op klachten en symptomen van complicaties veroorzaakt door bloedingen en anemie (zie rubriek 4.8). Bij patiënten die rivaroxaban krijgen voor preventie van VTE na een electieve heup- of knievervangende operatie, kan dit worden gedaan door middel van regelmatig lichamelijk onderzoek van de patiënt, nauwgezette observatie van de drainage van de operatiewond en periodieke hemoglobinebepalingen.
Bij elke onverklaarbare daling van hemoglobine of van de bloeddruk moet gezocht worden naar de bloedingslocatie.
Hoewel voor de behandeling met rivaroxaban geen routinematige controle nodig is van de blootstelling, kan het meten van de rivaroxabanconcentratie met een gekalibreerde kwantitatieve anti-factor-Xa-bepaling in uitzonderlijke gevallen zinvol zijn, als informatie over de rivaroxabanblootstelling kan bijdragen in het nemen van klinische beslissingen, bijv. bij overdosering en spoedoperatie (zie rubriek 5.1 en 5.2).
Nierinsufficiëntie
Bij patiënten met ernstige nierinsufficiëntie (creatinineklaring < 30 ml/min) kunnen de plasmaconcentraties van rivaroxaban significant zijn verhoogd (gemiddeld met een factor 1,6), wat kan leiden tot een verhoogd risico op bloedingen. Voorzichtigheid is geboden wanneer Rivaroxaban Accord door patiënten met creatinineklaring 15-29 ml/min wordt gebruikt. Het gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min (zie rubriek 4.2 en 5.2). Bij patiënten met matige nierinsufficiëntie (creatinineklaring 30-49 ml/min) die gelijktijdig andere geneesmiddelen krijgen die de plasmaconcentraties van rivaroxaban verhogen moet Rivaroxaban Accord met voorzichtigheid worden gebruikt (zie rubriek 4.5).
Interactie met andere geneesmiddelen
Het gebruik van Rivaroxaban Accord wordt niet aanbevolen bij patiënten die gelijktijdig een systemische behandeling met azol-antimycotica (zoals ketoconazol, itraconazol, voriconazol en posaconazol) of hiv-proteaseremmers (bijv. ritonavir) krijgen. De werkzame bestanddelen van deze middelen zijn sterke remmers van zowel CYP3A4 als P-glycoproteïne (Pgp) en kunnen daarom de plasmaconcentraties rivaroxaban in klinisch relevante mate verhogen (gemiddeld met een factor 2,6), wat kan leiden tot een verhoogd risico op bloedingen (zie rubriek 4.5).
Zorgvuldigheid is vereist als patiënten gelijktijdig worden behandeld met geneesmiddelen die de hemostase beïnvloeden, zoals niet-steroïde ontstekingsremmers (NSAID's), acetylsalicylzuur (ASA) en trombocytenaggregatieremmers of selectieve serotonine-heropnameremmers (SSRI’s) en serotonine-norepinefrine-heropnameremmers (SNRI’s). Bij patiënten met een hoog risico op een ulceratieve gastro-intestinale aandoening kan een geschikte profylactische behandeling worden overwogen (zie rubriek 4.5).
Andere risicofactoren voor bloedingen
Zoals bij andere antitrombotica, wordt rivaroxaban niet aanbevolen bij patiënten met een verhoogd risico op bloedingen, zoals bij:
- aangeboren en verworven bloedingsstoornissen
- ernstige hypertensie die niet onder controle is
- andere gastro-intestinale ziekten zonder actieve ulceratie die potentieel kunnen leiden tot bloedingscomplicaties (bijv. inflammatoire darmziekten, oesofagitis, gastritis en gastro-oesofageale refluxziekte)
- vasculaire retinopathie
- bronchiëctasie of een voorgeschiedenis van pulmonale bloeding.
Patiënten met kanker
Patiënten met een maligne ziekte kunnen tegelijkertijd een hoger risico hebben op bloedingen en trombose. Het individuele voordeel van antitrombotische behandeling moet worden afgewogen tegen het risico op bloedingen bij patiënten met actieve kanker, afhankelijk van de tumorlocatie, de antineoplastische therapie en het stadium van de ziekte. Tumoren in het maag-darmkanaal of het urogenitale kanaal zijn in verband gebracht met een verhoogd risico op bloedingen tijdens behandeling met rivaroxaban.
Bij patiënten met maligne neoplasmata met een hoog risico op bloedingen is het gebruik van rivaroxaban gecontra-indiceerd (zie rubriek 4.3).
Patiënten met een klepprothese
Rivaroxaban mag niet worden gebruikt voor tromboprofylaxe bij patiënten die recent een transkatheter-aortaklepvervanging (TAVR) hebben ondergaan. De veiligheid en werkzaamheid van rivaroxaban zijn niet onderzocht bij patiënten met een klepprothese; daarom zijn er geen gegevens die ondersteunen dat rivaroxaban adequate antistolling biedt in deze patiëntenpopulatie. Behandeling met Rivaroxaban Accord wordt voor deze patiënten niet aanbevolen.
Patiënten met antifosfolipidesyndroom
Direct werkende oraal in te nemen antistollingsmiddelen zoals rivaroxaban worden niet aanbevolen bij patiënten met een voorgeschiedenis van trombose en de diagnose antifosfolipidesyndroom. In het bijzonder bij patiënten die drievoudig positief zijn (voor lupusanticoagulans, anticardiolipine-antilichamen en anti-bèta 2-glycoproteïne 1-antilichamen) zou een behandeling met direct werkende oraal in te nemen antistollingsmiddelen in verband kunnen worden gebracht met een verhoogd aantal recidiverende trombosevoorvallen in vergelijking met een behandeling met vitamine K-antagonisten.
Heupfractuuroperaties
Er is geen onderzoek gedaan met rivaroxaban in interventionele klinische onderzoeken bij patiënten die een heupfractuuroperatie hebben ondergaan om de werkzaamheid en veiligheid te evalueren.
Hemodynamisch instabiele PE-patiënten of patiënten die trombolyse of pulmonale embolectomie nodig hebben
Rivaroxaban Accord wordt niet aanbevolen als een alternatief voor niet-gefractioneerde heparine bij patiënten met pulmonale embolie die hemodynamisch instabiel zijn of die mogelijk trombolyse of pulmonale embolectomie moeten ondergaan, omdat de veiligheid en werkzaamheid van rivaroxaban niet zijn vastgesteld in deze klinische situaties.
Spinale/epidurale anesthesie of punctie
Wanneer neuraxiale anesthesie (spinale/epidurale anesthesie) of een spinale/epidurale punctie wordt uitgevoerd, hebben patiënten die worden behandeld met anticoagulantia voor de preventie van trombo-embolische complicaties kans op het krijgen van een epiduraal of spinaal hematoom, dat kan leiden tot langdurige of blijvende verlamming. Het risico hierop kan verhoogd zijn door postoperatief gebruik van epidurale verblijfskatheters of gelijktijdig gebruik van geneesmiddelen die de hemostase beïnvloeden. Het risico kan ook verhoogd zijn door traumatische of herhaalde epidurale of spinale puncties. Patiënten moeten vaak worden gecontroleerd op klachten en symptomen van een neurologische beschadiging (bijv. verdoofd gevoel of zwakte van de benen, dysfunctie van darmen of blaas). Als een mogelijke neurologische beschadiging wordt vastgesteld, zijn snelle diagnose en behandeling noodzakelijk. Voorafgaand aan een neuraxiale interventie zou de arts bij patiënten die anticoagulantia gebruiken, of die anticoagulantia moeten krijgen als profylaxe tegen trombose, de potentiële voordelen moeten afwegen tegen het risico.
Om het potentiële risico op bloedingen te verminderen bij gelijktijdig gebruik van rivaroxaban en neuraxiale (spinale/epidurale) anesthesie of een spinale punctie, dient rekening te worden gehouden met het farmacokinetische profiel van rivaroxaban. Het plaatsen of verwijderen van een epidurale katheter of een lumbale punctie kan het beste worden uitgevoerd als het anticoagulerende effect van rivaroxaban als laag wordt ingeschat (zie rubriek 5.2).
Er moet ten minste 18 uur worden gewacht na de laatste toediening van rivaroxaban, voordat een epidurale katheter mag worden verwijderd. Na het verwijderen van de katheter moet er ten minste 6 uur zijn verstreken voordat de volgende dosis rivaroxaban mag worden toegediend. Bij een traumatische punctie moet het toedienen van rivaroxaban 24 uur worden uitgesteld.
Doseringsaanbevelingen vóór en na invasieve ingrepen en chirurgische interventies anders dan electieve heup- of knievervangende operaties
Als een invasieve ingreep of chirurgische interventie nodig is, dient Rivaroxaban Accord 10 mg minimaal 24 uur vóór de interventie te worden gestopt, indien dit mogelijk is en gebaseerd op het klinische oordeel van de arts.
Als de ingreep niet kan worden uitgesteld, dient het verhoogde risico van bloeding te worden afgewogen tegen de urgentie van de interventie.
Rivaroxaban Accord dient zo snel mogelijk na de invasieve ingreep of chirurgische interventie weer te worden gestart, op voorwaarde dat de klinische toestand dit toestaat en de behandelend arts heeft vastgesteld dat adequate hemostase is bereikt (zie rubriek 5.2).
Oudere patiënten
Op hogere leeftijd kan het risico op bloedingen toenemen (zie rubriek 5.2).
Huidreacties
Ernstige huidreacties, waaronder het Stevens-Johnson-syndroom/toxische epidermale necrolyse en het DRESS-syndroom, zijn waargenomen gedurende postmarketingsurveillance, geassocieerd met het gebruik van rivaroxaban (zie rubriek 4.8). Patiënten lijken het hoogste risico op deze reacties te hebben aan het begin van de behandeling: het begin van de reactie viel in de meerderheid van de gevallen in de eerste paar weken van de behandeling. Rivaroxaban moet onmiddellijk worden gestaakt bij de eerste verschijnselen van ernstige huiduitslag (in grootte toenemende, intense uitslag en/of blaarvorming), of enige andere tekenen van overgevoeligheid en het gelijktijdig optreden van mucosale laesies.
Informatie over hulpstoffen
Rivaroxaban Accord bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactase-deficiëntie of glucose-galactose malabsorptie, dienen dit geneesmiddel niet te gebruiken.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet en is dus in wezen ‘natriumvrij’.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
CYP3A4- en Pgp-remmers
Gelijktijdige toediening van rivaroxaban en ketoconazol (400 mg eenmaal daags) of ritonavir (600 mg tweemaal daags) leidde tot een 2,6-voudige / 2,5-voudige verhoging van de gemiddelde AUC-waarde voor rivaroxaban en een 1,7-voudige / 1,6-voudige verhoging van de gemiddelde Cmax-waarde voor rivaroxaban, met significante stijgingen van de farmacodynamische effecten, wat kan leiden tot een verhoogd risico op bloedingen. Het gebruik van rivaroxaban wordt daarom niet aanbevolen bij patiënten die gelijktijdig een systemische behandeling met azol-antimycotica zoals ketoconazol, itraconazol, voriconazol en posaconazol of hiv-proteaseremmers krijgen. Deze werkzame stoffen zijn sterke remmers van zowel CYP3A4 als Pgp (zie rubriek 4.4).
Werkzame stoffen die slechts één van de eliminatieroutes van rivaroxaban, nl. CYP3A4 of Pgp, sterk remmen, kunnen in mindere mate de plasmaconcentraties van rivaroxaban verhogen. Claritromycine (500 mg tweemaal daags), dat wordt gezien als een sterke CYP3A4-remmer en matige Pgp-remmer, leidde bijvoorbeeld tot een 1,5-voudige verhoging van de gemiddelde AUC-waarde van rivaroxaban en een 1,4-voudige verhoging van de Cmax-waarde. De interactie met claritromycine is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten. (Voor patiënten met nierinsufficiëntie: zie rubriek 4.4).
Erytromycine (500 mg driemaal daags), dat een matig sterke remmer is van CYP3A4 en Pgp, leidde tot een 1,3-voudige verhoging van de gemiddelde AUC-waarde en van de Cmax voor rivaroxaban. De interactie met erytromycine is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten.
Bij personen met lichte nierinsufficiëntie leidde erytromycine (driemaal daags 500 mg) tot een stijging van de gemiddelde AUC van rivaroxaban met een factor 1,8 en een stijging van de Cmax met een factor 1,6 ten opzichte van personen met een normale nierfunctie. Bij personen met een matige nierinsufficiëntie leidde erytromycine tot een stijging van de gemiddelde AUC van rivaroxaban met een factor 2,0 en een stijging van de Cmax met een factor 1,6 ten opzichte van personen met een normale nierfunctie. Het effect van erytromycine is additief op het effect van nierinsufficiëntie (zie rubriek 4.4).
Fluconazol (eenmaal daags 400 mg), dat wordt beschouwd als een matig sterke CYP3A4-remmer, leidde tot een 1,4-voudige stijging van de gemiddelde AUC-waarde van rivaroxaban en een 1,3-voudige stijging van de gemiddelde Cmax. De interactie met fluconazol is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten. (Voor patiënten met nierinsufficiëntie: zie rubriek 4.4).
Gezien de gelimiteerde klinische data die beschikbaar zijn met dronedarone, moet gelijktijdige toediening met rivaroxaban worden vermeden.
Anticoagulantia
Na gecombineerde toediening van enoxaparine (enkele dosis 40 mg) en rivaroxaban (enkele dosis 10 mg) werd een additief effect op antistollingsfactor Xa-activiteit waargenomen, zonder enig extra effect op stollingstesten (PT, APTT). Enoxaparine had geen effect op de farmacokinetiek van rivaroxaban.
Vanwege het verhoogde risico op bloedingen is voorzichtigheid geboden bij het gelijktijdig behandelen van patiënten met andere anticoagulantia (zie rubriek 4.3 en 4.4).
NSAID's/trombocytenaggregatieremmers
Er werd geen klinisch relevante verlenging van de bloedingstijd waargenomen na gelijktijdige toediening van rivaroxaban (15 mg) en 500 mg naproxen. Desondanks kunnen er personen zijn die een meer uitgesproken farmacodynamische respons vertonen.
Er zijn geen klinisch significante farmacokinetische of farmacodynamische interacties waargenomen wanneer rivaroxaban gelijktijdig werd toegediend met 500 mg acetylsalicylzuur. Clopidogrel (300 mg initiële dosis, gevolgd door 75 mg onderhoudsdosis) vertoonde geen farmacokinetische interactie met rivaroxaban (15 mg), maar in een subgroep patiënten werd een relevante verlenging van de bloedingstijd waargenomen die niet samenhing met de trombocytenaggregatie of met de gehaltes van P-selectine of GPIIb/IIIa-receptor. Zorgvuldigheid is vereist als patiënten gelijktijdig worden behandeld met NSAID's (inclusief acetylsalicylzuur) en trombocytenaggregatieremmers, omdat het voor deze geneesmiddelen kenmerkend is dat zij het risico op bloedingen verhogen (zie rubriek 4.4).
SSRI’s/SNRI’s
Evenals bij andere anticoagulantia het geval is, kunnen patiënten een verhoogd risico hebben op een bloeding bij gelijktijdig gebruik met SSRI’s of SNRI’s vanwege het gemelde effect van SSRI’s en SNRI’s op trombocyten. Bij gelijktijdig gebruik in het klinische programma van rivaroxaban werden in alle behandelingsgroepen numeriek hogere percentages van een ernstige of niet-ernstige klinisch relevante bloeding waargenomen.
Warfarine
Wanneer patiënten overschakelden van de vitamine K-antagonist warfarine (INR 2,0 tot 3,0) op rivaroxaban (20 mg) of van rivaroxaban (20 mg) op warfarine (INR 2,0 tot 3,0), werd de protrombinetijd/INR (Neoplastine) meer dan additief verhoogd (individuele INR-waarden tot 12 kunnen worden waargenomen), terwijl de effecten op APTT, remming van de activiteit van factor Xa en de endogene trombinepotentiaal additief waren.
Als het wenselijk is om tijdens de overschakelingsperiode de farmacodynamische effecten van rivaroxaban te testen, kunnen de anti-factor-Xa-activiteit, PiCT en Heptest worden gebruikt, aangezien deze testen niet worden beïnvloed door warfarine. Op de vierde dag na de laatste dosis warfarine gaven alle testen (met inbegrip van PT, APTT, remming van factor Xa-activiteit en ETP) uitsluitend het effect van rivaroxaban weer.
Als het wenselijk is om tijdens de overschakelingsperiode de farmacodynamische effecten van warfarine te testen, kan de INR worden gemeten bij de Ctrough-waarde van rivaroxaban (24 uur na de voorgaande inname van rivaroxaban), aangezien deze test op dat moment minimaal wordt beïnvloed door rivaroxaban.
Er is geen farmacokinetische interactie waargenomen tussen warfarine en rivaroxaban.
CYP3A4-inductoren
Gelijktijdige toediening van rivaroxaban en de sterke CYP3A4-inductor rifampicine leidde tot een afname van de gemiddelde AUC-waarde voor rivaroxaban met ongeveer 50%, met overeenkomstige afname van de farmacodynamische effecten. Gelijktijdig gebruik van rivaroxaban met andere sterke CYP3A4-inductoren (bijv. fenytoïne, carbamazepine, fenobarbital of sint-janskruid (Hypericum perforatum)) kan ook leiden tot lagere plasmaconcentraties rivaroxaban. Daarom dient gelijktijdige toediening van sterke CYP3A4-inductoren te worden vermeden, tenzij de patiënt nauwlettend wordt geobserveerd op het optreden van klachten en symptomen van trombose.
Andere gelijktijdige behandelingen
Er zijn geen klinisch significante farmacokinetische of farmacodynamische interacties waargenomen wanneer rivaroxaban gelijktijdig werd toegediend met midazolam (substraat van CYP3A4), digoxine (substraat van Pgp), atorvastatine (substraat van CYP3A4 en Pgp) of omeprazol (protonpompremmer). Rivaroxaban remt noch induceert belangrijke isovormen van CYP, zoals CYP3A4. Er is geen klinisch relevante interactie met voedsel waargenomen (zie rubriek 4.2).
Laboratoriumparameters
Zoals verwacht, worden stollingsparameters (bijv. PT, APTT, Heptest) beïnvloed door de werking van rivaroxaban (zie rubriek 5.1).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
De veiligheid en werkzaamheid van rivaroxaban zijn niet vastgesteld bij zwangere vrouwen. Experimenteel onderzoek bij dieren heeft reproductietoxiciteit laten zien (zie rubriek 5.3). Vanwege de mogelijke reproductietoxiciteit, het inherente risico op bloedingen en de aanwijzingen dat rivaroxaban de placenta passeert, is rivaroxaban gecontra-indiceerd bij zwangerschap (zie rubriek 4.3). Vrouwen die zwanger kunnen worden, dienen zwangerschap te voorkomen tijdens de behandeling met rivaroxaban.
Borstvoeding
De veiligheid en werkzaamheid van rivaroxaban zijn niet vastgesteld bij vrouwen die borstvoeding geven. Experimenteel onderzoek bij dieren wijst erop dat rivaroxaban wordt uitgescheiden in de moedermelk. Daarom is rivaroxaban gecontra-indiceerd in de periode dat een vrouw borstvoeding geeft (zie rubriek 4.3). Er zal moeten worden besloten om hetzij de borstvoeding te staken dan wel de behandeling te staken of af te zien van de behandeling.
Vruchtbaarheid
Er zijn geen specifieke studies met rivaroxaban gedaan om de effecten op de vruchtbaarheid bij mensen te onderzoeken. Bij een studie naar de mannelijke en vrouwelijke vruchtbaarheid bij ratten werden geen effecten gezien (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Rivaroxaban heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bijwerkingen als syncope (frequentie: soms) en duizeligheid (frequentie: vaak) zijn gemeld (zie rubriek 4.8). Patiënten die deze bijwerkingen ervaren, mogen niet rijden en geen machines bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van rivaroxaban is beoordeeld in dertien fase III-hoofdonderzoeken (zie Tabel 1).
In totaal werden 69.608 volwassen patiënten in negentien fase III-onderzoeken en 488 pediatrische patiënten in twee fase II-onderzoeken en twee fase III-onderzoeken blootgesteld aan rivaroxaban. Tabel 1: Aantal onderzochte patiënten, totale dagelijkse dosis en maximale behandelingsduur in fase III-onderzoeken bij volwassenen en kinderen
| Indicatie | Aantal patiënten* | Totale dagelijkse dosis | Maximale behandelingsduur |
| Preventie van veneuze trombo-embolie (VTE) bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergingen | 6.097 | 10 mg | 39 dagen |
| Preventie van VTE bij medisch zieke patiënten | 3.997 | 10 mg | 39 dagen |
| Behandeling van diep-veneuze trombose (DVT), pulmonale embolie (PE) en preventie van recidieven | 6.790 | Dag 1-21: 30 mg Dag 22 en daarna: 20 mg Na ten minste 6 maanden: 10 mg of 20 mg | 21 maanden |
Behandeling van VTE en preventie van recidief VTE bij voldragen neonaten en kinderen jonger dan 18 jaar na aanvang van een standaard antistollingsbehandeling | 329 | Dosis aangepast aan het lichaamsgewicht om een blootstelling te bereiken die vergelijkbaar is met de blootstelling waargenomen bij volwassenen die voor DVT werden behandeld met 20 mg rivaroxaban eenmaal daags | 12 maanden |
| Indicatie | Aantal patiënten* | Totale dagelijkse dosis | Maximale behandelingsduur |
| Preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren | 7.750 | 20 mg | 41 maanden |
| Preventie van atherotrombotische complicaties bij patiënten na een acuut coronair syndroom (ACS) | 10.225 | Respectievelijk 5 mg of 10 mg samen met óf ASA óf ASA plus clopidogrel of ticlopidine | 31 maanden |
| Preventie van atherotrombotische complicaties bij patiënten met CHZ/PAV | 18.244 | 5 mg samen met ASA, of 10 mg alleen | 47 maanden |
| 3.256** | 5 mg samen met ASA | 42 maanden |
*Patiënten blootgesteld aan ten minste één dosis rivaroxaban
**Afkomstig van het VOYAGER PAD-onderzoek
De vaakst gemelde bijwerkingen bij patiënten die rivaroxaban kregen, waren bloedingen (Tabel 2) (zie ook rubriek 4.4 en ‘Beschrijving van bepaalde bijwerkingen’ hieronder). De vaakst gemelde bloedingen waren epistaxis (4,5%) en hemorragie van het maag-darmkanaal (3,8%).
Tabel 2: Frequentie van voorvallen van bloedingen* en anemie bij patiënten die aan rivaroxaban werden blootgesteld in alle voltooide fase III-onderzoeken bij volwassenen en kinderen
| Indicatie | Om het even welke bloeding | Anemie |
Preventie van VTE bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergingen | 6,8% van de patiënten | 5,9% van de patiënten |
| Preventie van veneuze trombo-embolie bij medisch zieke patiënten | 12,6% van de patiënten | 2,1% van de patiënten |
| Behandeling van DVT, PE en preventie van recidieven | 23% van de patiënten | 1,6% van de patiënten |
| Behandeling van VTE en preventie van recidief VTE bij voldragen neonaten en kinderen jonger dan 18 jaar na aanvang van een standaard antistollingsbehandeling | 39,5% van de patiënten | 4,6% van de patiënten |
Preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren | 28 per 100 patiëntjaren | 2,5 per 100 patiëntjaren |
| Preventie van atherotrombotische complicaties bij patiënten na een ACS | 22 per 100 patiëntjaren | 1,4 per 100 patiëntjaren |
| Preventie van atherotrombotische complicaties bij patiënten met CHZ/PAV | 6,7 per 100 patiëntjaren | 0,15 per 100 patiëntjaren** |
8,38 per 100 patiëntjaren | 0,74 per 100 patiëntjaren***# |
* Voor alle onderzoeken met rivaroxaban worden alle bloedingsvoorvallen verzameld, gerapporteerd en beoordeeld.
** In het COMPASS-onderzoek is de incidentie van anemie laag, omdat er een selectieve methode voor het verzamelen van bijwerkingen werd gebruikt. *** Een selectieve methode voor het verzamelen van bijwerkingen werd gebruikt # Afkomstig van het VOYAGER PAD-onderzoek
Bijwerkingen weergegeven in tabelvorm
De frequenties van de bijwerkingen die gemeld zijn bij rivaroxaban bij volwassen en pediatrische patiënten staan per systeem-/orgaanklasse (volgens MedDRA) en per frequentie weergegeven in Tabel 3 hieronder.
De frequenties worden als volgt gedefinieerd:
zeer vaak: ≥ 1/10
vaak: ≥ 1/100, < 1/10
soms: ≥ 1/1.000, < 1/100
zelden: ≥ 1/10.000, < 1/1.000
zeer zelden: < 1/10.000
niet bekend: kan met de beschikbare gegevens niet worden bepaald
Tabel 3: Alle bijwerkingen die zijn gemeld bij volwassen patiënten in klinische fase III-studies of tijdens postmarketinggebruik* en bij pediatrische patiënten in twee fase II-studies en twee fase III-studies
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | ||||||||||
| Bloed- en lymfestelselaandoeningen | ||||||||||||||
| Anemie (incl. betreffende laboratorium-waarden) | Trombocytose (incl. verhoogde plaatjestelling) A, trombocytopenie | |||||||||||||
| Immuunsysteemaandoeningen | ||||||||||||||
Allergische reactie, allergische dermatitis, angio-oedeem en allergisch oedeem | Anafylactische reacties, inclusief anafylactische shock | |||||||||||||
| Zenuwstelselaandoeningen | ||||||||||||||
| Duizeligheid, hoofdpijn | Cerebrale en intracraniale hemorragie, syncope | |||||||||||||
| Oogaandoeningen | ||||||||||||||
| Hemorragie van de ogen (incl. conjunctivale hemorragie) | ||||||||||||||
| Hartaandoeningen | ||||||||||||||
| Tachycardie | ||||||||||||||
| Bloedvataandoeningen | ||||||||||||||
| Hypotensie, hematoom | ||||||||||||||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||||||||||||||
| Epistaxis, bloed ophoesten | Eosinofiele longontsteking | |||||||||||||
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | ||||||||||
| Maagdarmstelselaandoeningen | ||||||||||||||
Tandvleesbloedin g, hemorragie van het maag-darmkanaal (incl. rectale hemorragie), abdominale en gastro-intestinale pijn, dyspepsie, misselijkheid, obstipatieA, diarree, brakenA | Droge mond | |||||||||||||
| Lever- en galaandoeningen | ||||||||||||||
| Verhoogde transaminases | Leverfunctiestoor nissen, verhoogd bilirubine, verhoogde alkalische fosfatase in het bloedA, verhoogd gammaglutamyltr ansferase (GGT)A | Geelzucht, verhoogd geconjugeerd bilirubine (al dan niet gepaard gaande met verhoogde ALAT-waarden), cholestase, hepatitis (incl. hepatocellulaire schade) | ||||||||||||
| Huid- en onderhuidaandoeningen | ||||||||||||||
Pruritus (incl. zeldzame gevallen van gegeneraliseerde pruritus), huiduitslag, ecchymose, cutane en subcutane hemorragie | Urticaria | Stevens-Johnson-syndroom/ toxische epidermale necrolyse, DRESS-syndroo m | ||||||||||||
| Skeletspierstelsel- en bindweefselaandoeningen | ||||||||||||||
Pijn in de extremiteiten A | Hemartrose | Spierhemorragie | Compartiment-syndroom secundair aan een bloeding | |||||||||||
| Nier- en urinewegaandoeningen | ||||||||||||||
Urogenitale hemorragie (incl. hematurie en menorragieB), verminderde nierfunctie (incl. verhoogd bloedcreatinine, verhoogd bloedureum) | Nierfalen/acuut nierfalen secundair aan een bloeding welke kan leiden tot hypoperfusie, nefropathie gerelateerd aan antistollingsmidd el | |||||||||||||
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | ||||||||||
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||||||||||||||
KoortsA, perifeer oedeem, verminderde algehele kracht en energie (incl. vermoeidheid en asthenie) | Zich onwel voelen (incl. malaise) | Gelokaliseerd oedeemA | ||||||||||||
| Onderzoeken | ||||||||||||||
Verhoogd LDHA, verhoogd lipaseA, verhoogd amylaseA | ||||||||||||||
| Letsels, intoxicaties en verrichtingscomplicaties | ||||||||||||||
Postprocedurele hemorragie (incl. postoperatieve anemie en wondhemorragie) , contusie, wondsecretieA | Vasculair pseudoaneurysma C | |||||||||||||
A: waargenomen bij preventie van VTE bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergaan
B: waargenomen bij behandeling van DVT, PE en preventie van recidieven als zeer vaak bij vrouwen < 55 jaar
C waargenomen als soms bij preventie van atherotrombotische complicaties bij patiënten na een ACS (na een percutane coronaire interventie)
* In geselecteerde fase III-onderzoeken werd een vooraf gespecificeerde, selectieve methode voor het verzamelen van bijwerkingen gebruikt. De incidentie van bijwerkingen nam niet toe en na analyse van deze onderzoeken werd geen nieuwe bijwerking vastgesteld.
Beschrijving van bepaalde bijwerkingen
Vanwege het farmacologische werkingsmechanisme kan het gebruik van Rivaroxaban Accord geassocieerd zijn met een verhoogd risico op occulte of zichtbare bloedingen in elk weefsel of orgaan, die kunnen leiden tot posthemorragische anemie. De klachten, symptomen en ernst (inclusief fatale afloop) variëren afhankelijk van de locatie en de mate of uitgebreidheid van de bloeding en/of anemie (zie rubriek 4.9 ‘Behandeling van een bloeding’). In de klinische onderzoeken werden bloedingen van slijmvliezen (bijvoorbeeld epistaxis, gingivaal, gastro-intestinaal, urogenitaal, met inbegrip van abnormale vaginale of toegenomen menstruele bloedingen) en anemie vaker gezien tijdens een langdurige behandeling met rivaroxaban, in vergelijking met een behandeling met een VKA. Daarom kan, naast een adequaat klinisch toezicht, laboratoriumonderzoek van het hemoglobine/hematocriet van waarde zijn voor het ontdekken van occult bloedverlies en voor het kwantificeren van de klinische relevantie van manifest bloedverlies, indien dit geschikt wordt geacht. Het risico op bloedingen kan verhoogd zijn bij bepaalde patiëntengroepen, bijvoorbeeld bij patiënten met ernstige arteriële hypertensie die niet onder controle is en/of die gelijktijdig een behandeling krijgen die de hemostase beïnvloedt (zie rubriek 4.4 ‘Risico op bloedingen’). Menstruele bloedingen kunnen intensiever worden en/of langer duren. Bloedingscomplicaties kunnen zich uiten in zwakte, bleekheid, duizeligheid, hoofdpijn of onverklaarde zwelling, dyspnoe en onverklaarde shock. In sommige gevallen zijn symptomen van cardiale ischemie zoals angina pectoris als gevolg van anemie waargenomen. Bekende complicaties als gevolg van een ernstige bloeding, zoals compartimentsyndroom en nierfalen als gevolg van hypoperfusie of nefropathie gerelateerd aan antistollingsmiddel, zijn gemeld voor rivaroxaban. Daarom moet bij de beoordeling van de conditie van patiënten die worden behandeld met anticoagulantia altijd de mogelijkheid van een bloeding worden overwogen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Zeldzame gevallen van overdosering tot maximaal 1960 mg zijn gemeld. In geval van overdosering moet de patiënt zorgvuldig worden gecontroleerd op bloedingscomplicaties of andere bijwerkingen (zie hieronder “Behandeling van een bloeding”). Vanwege gelimiteerde absorptie wordt een plafond-effect zonder verdere stijging van de gemiddelde plasmaconcentratie verwacht bij supratherapeutische doses van 50 mg rivaroxaban of meer.
Een specifiek reverterend middel (andexanet alfa) dat de farmacodynamische effecten van rivaroxaban tegengaat, is beschikbaar (zie de samenvatting van de productkenmerken van andexanet alfa). Gebruik van actieve kool om de absorptie te verminderen kan in geval van overdosering van rivaroxaban worden overwogen.
Behandeling van een bloeding
Mocht een bloedingcomplicatie optreden bij een patiënt die rivaroxaban krijgt, dan dient de volgende inname van rivaroxaban te worden uitgesteld of de behandeling te worden gestaakt, naargelang wat passend wordt geacht. Rivaroxaban heeft een halfwaardetijd van ongeveer 5 tot 13 uur (zie rubriek 5.2). Behandeling dient per patiënt te worden afgestemd op basis van de ernst en locatie van de hemorragie. Gepaste symptomatische behandeling kan naar behoefte worden gegeven, zoals mechanische compressie (bijv. voor ernstige epistaxis), chirurgische hemostase met procedures voor het controleren van bloedingen, suppletie van vocht en hemodynamische ondersteuning, bloedproducten (erytrocytenconcentraat of fresh frozen plasma, afhankelijk van de geassocieerde anemie of coagulopathie) of bloedplaatjes.
Als een bloeding niet onder controle gebracht kan worden door bovengenoemde maatregelen, dient toediening van, hetzij een specifieke factor Xa-remmer-reverterend middel (andexanet alfa), dat de farmacodynamische effecten van rivaroxaban tegengaat, of een specifiek procoagulans te worden overwogen, zoals protrombinecomplex-concentraat (PCC), geactiveerd protrombinecomplex-concentraat (APCC) of recombinant-factor VIIa (rFVIIa), te worden overwogen. Er is echter momenteel zeer weinig klinische ervaring met het gebruik van deze geneesmiddelen bij personen die rivaroxaban krijgen. De aanbeveling is ook gebaseerd op beperkte niet-klinische gegevens. Herdosering van recombinant-factor VIIa moet worden overwogen en getitreerd afhankelijk van de verbetering van de bloeding. Bij ernstige bloedingen moet een consult bij een stollingsexpert worden overwogen, indien deze op locatie aanwezig is (zie rubriek 5.1).
Protaminesulfaat en vitamine K hebben naar verwachting geen invloed op de antistollingswerking van rivaroxaban. Er is beperkte ervaring met tranexaminezuur en geen ervaring met aminocapronzuur en aprotinine bij personen die rivaroxaban krijgen. Er is geen wetenschappelijke grond voor de werkzaamheid van, noch ervaring met het gebruik van het systemische hemostaticum desmopressine bij personen die rivaroxaban krijgen. Vanwege de hoge binding aan plasma-eiwitten is rivaroxaban naar verwachting niet dialyseerbaar.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antitrombotische middelen, directe factor Xa remmers, ATC code: B01AF01
Werkingsmechanisme
Rivaroxaban is een zeer selectieve directe factor Xa-remmer met orale biologische beschikbaarheid. Remming van factor Xa onderbreekt de intrinsieke en extrinsieke route van de bloedstollingscascade, met als gevolg remming van zowel de trombineformatie als de stolselvorming. Rivaroxaban remt trombine (geactiveerd factor II) niet en er is geen effect op bloedplaatjes aangetoond.
Farmacodynamische effecten
Er werd een dosisafhankelijke remming van factor Xa-activiteit waargenomen bij de mens. De protrombinetijd (PT) wordt dosisafhankelijk beïnvloed door rivaroxaban, en heeft een hoge correlatie met de plasmaconcentraties (r-waarde 0,98) wanneer Neoplastin in de bepaling wordt gebruikt. Andere reagentia zullen andere resultaten opleveren. De aflezing van de PT dient in seconden te gebeuren, omdat de INR alleen is gekalibreerd en gevalideerd voor cumarinen en niet kan worden gebruikt voor andere anticoagulantia. Bij patiënten die een grote orthopedische operatie ondergingen, varieerden de 5/95 percentielen voor PT (Neoplastine) 2-4 uur na inname van de tablet (d.w.z. op het tijdstip van maximaal effect) van 13 tot 25 s (basiswaarden vóór chirurgie 12 tot 15 s). In een klinische farmacologische studie naar het terugdraaien van de farmacodynamische effecten van rivaroxaban bij gezonde volwassen proefpersonen (n = 22), werden de effecten van een eenmalige dosis (50 IU/kg) van 2 verschillende typen PCC’s, een 3-factor PCC (Factor II, IX en X) en een 4-factor PCC (Factor II, VII, IX en X), onderzocht. De 3-factor PCC verlaagde de gemiddelde Neoplastin PT-waarden met circa 1,0 seconde binnen 30 minuten, vergeleken met een verlaging van ongeveer 3,5 seconden die waargenomen werd bij de 4-factor PCC. Daarentegen had de 3-factor PCC een groter en sneller algemeen effect op het terugdraaien van veranderingen in endogene trombineaanmaak dan de 4-factor PCC (zie rubriek 4.9).
De APTT (activated partial thromboplastin time) en Heptest worden ook dosisafhankelijk verlengd; deze worden echter niet aanbevolen om het farmacodynamische effect van rivaroxaban te beoordelen. Het is niet nodig om stollingsparameters te bewaken tijdens behandeling met rivaroxaban in de klinische praktijk. Indien echter klinisch geïndiceerd kunnen de rivaroxabanspiegels worden gemeten met gekalibreerde kwantitatieve anti-factor-Xa-testen (zie rubriek 5.2).
Klinische werkzaamheid en veiligheid
Preventie van VTE bij volwassen patiënten die electief een heup- of knievervangende operatie ondergaan
Het klinische programma met rivaroxaban is opgesteld om de werkzaamheid van rivaroxaban aan te tonen voor de preventie van VTE, d.w.z. proximale en distale diepveneuze trombose (DVT) en longembolie (PE) bij patiënten die een grote orthopedische operatie aan de onderste ledematen ondergaan. Meer dan 9.500 patiënten (7.050 met een totale heupvervanging en 2.531 met een totale knievervanging) werden onderzocht in gecontroleerde, gerandomiseerde, dubbelblinde klinische fase III-onderzoeken, het RECORD-programma.
Rivaroxaban 10 mg eenmaal daags (1 dd) werd niet eerder gegeven dan 6 uur na de operatie en werd vergeleken met enoxaparine 40 mg eenmaal daags, waarmee 12 uur vóór de operatie werd gestart. In alle drie de fase III-onderzoeken (zie Tabel 4) reduceerde rivaroxaban significant het totale aantal gevallen van VTE (alle venografisch gedetecteerde of symptomatis’he DVT's, niet-fatale PE en overlijden) en het aantal gevallen van ernstige VTE (proximale VTE, niet-fatale PE en VTE-gerelateerd overlijden), de vooraf gespecificeerde primaire en belangrijkste secundaire eindpunten voor de werkzaamheid. Bovendien was in alle drie de onderzoeken het aantal gevallen van symptomatische VTE (symptomatische DVT, niet-fatale PE, VTE-gerelateerd overlijden) bij patiënten die werden behandeld met rivaroxaban lager dan bij patiënten die met enoxaparine werden behandeld. Het belangrijkste eindpunt voor de veiligheid, ernstige bloedingen, was vergelijkbaar in aantal bij patiënten die met rivaroxaban 10 mg en met enoxaparine 40 mg werden behandeld.
Tabel 4: Resultaten betreffende werkzaamheid en veiligheid uit klinische fase III-onderzoeken
| RECORD 1 | RECORD 2 | RECORD 3 | |
| Onderzoeks-populatie | 4.541 patiënten die een totale heupvervanging kregen | 2.509 patiënten die een totale heupvervanging kregen | 2.531 patiënten die een totale knievervanging kregen |
Dosis en duur van de behandeling na de operatie | Rivaroxaban 10 mg 1dd 35 ± 4 dage n Enoxaparine 40 mg 1dd 35 ± 4 dagen p | Rivaroxaban 10 mg 1dd 35 ± 4 dagen Enoxaparine 40 mg 1dd 12 ± 2 dagen p | Rivaroxaban 10 mg 1dd 12 ± 2 dagen Enoxaparine 40 mg 1dd 12 ± 2 dagen p |
| Totale VTE | 18 (1,1%) 58 (3,7%) < 0,001 | 17 (2,0%) 81 (9,3%) < 0,001 | 79 (9,6%) 166 (18,9%) < 0,001 |
| Ernstige VTE | 4 (0,2%) 33 (2,0%) < 0,001 | 6 (0,6%) 49 (5,1%) < 0,001 | 9 (1,0%) 24 (2,6%) 0,01 |
| Symptomatisch e VTE | 6 (0,4%) 11 (0,7%) | 3 (0,4%) 15 (1,7%) | 8 (1,0%) 24 (2,7%) |
| Ernstige bloedingen | 6 (0,3%) 2 (0,1%) | 1 (0,1%) 1 (0,1%) | 7 (0,6%) 6 (0,5%) |
De analyse van de gepoolde resultaten van de fase III-onderzoeken bevestigde de gegevens die in de afzonderlijke onderzoeken werden verkregen met betrekking tot de reductie van het totale aan’al VTE's, ernst’ge VTE's en symptomatis’he VTE's met rivaroxaban 10 mg eenmaal daags vergeleken met enoxaparine 40 mg eenmaal daags.
In aanvulling op het fase III RECORD programma heeft er een post-autorisatie, non-interventionele, open-label cohortstudie (XAMOS) plaatsgevonden bij 17.413 patiënten die een grote orthopedische operatie aan de heup of knie ondergingen, om rivaroxaban te vergelijken met andere farmacologische tromboseprofylaxe (standaardprocedure) in een real-life omgeving. Symptomatische VTE kwam voor bij 57 (0,6%) van de patiënten in de rivaroxaban-groep (n = 8.778) en bij 88 (1,0%) patiënten in de groep die behandeld werd conform de standaardprocedure (n = 8.635; HR 0,63; 95%-BI 0,43-0,91; veiligheidspopulatie). Ernstige bloedingen kwamen voor bij 35 (0,4%) van de patiënten in de rivaroxaban-groep en bij 29 (0,3%) patiënten in de groep die behandeld werd conform de standaardprocedure (HR 1,10; 95%-BI 0,67-1,80). De resultaten waren consistent met de resultaten van de voornaamste gerandomiseerde studies.
Behandeling van DVT en PE, en preventie van recidief DVT en PE
Het klinische programma met rivaroxaban is opgezet om de werkzaamheid van rivaroxaban bij de initiële en de voortgezette behandeling van acute DVT en PE en bij de preventie van recidieven aan te tonen.
Meer dan 12.800 patiënten werden onderzocht in vier gerandomiseerde, gecontroleerde, klinische fase III-onderzoeken (Einstein DVT, Einstein PE, Einstein Extension en Einstein Choice) en additioneel werd een vooraf bepaalde gepoolde analyse van de Einstein DVT- en Einstein PE-onderzoeken uitgevoerd. De totale, gecombineerde behandelduur was in alle onderzoeken maximaal 21 maanden.
In het Einstein DVT-onderzoek werden 3.449 patiënten met acute DVT onderzocht voor de behandeling van DVT en de preventie van recidief DVT en PE (patiënten met symptomatische PE werden van dit onderzoek uitgesloten). De behandelduur bedroeg 3, 6 of 12 maanden en was afhankelijk van het klinische oordeel van de onderzoeker.
In de eerste 3 weken van de behandeling van acute DVT werd tweemaal daags 15 mg rivaroxaban toegediend. Dit werd gevolgd door eenmaal daags 20 mg rivaroxaban.
In het Einstein PE-onderzoek werden 4.832 patiënten met acuut PE onderzocht voor de behandeling van PE en de preventie van recidief DVT en PE. De behandelduur bedroeg 3, 6 of 12 maanden en was afhankelijk van het klinisch oordeel van de onderzoeker.
In de eerste 3 weken van de behandeling van acute PE werd tweemaal daags 15 mg rivaroxaban toegediend. Dit werd gevolgd door eenmaal daags 20 mg rivaroxaban.
Bij zowel het Einstein DVT- als het Einstein PE-onderzoek bestond het vergelijkende behandelregime uit enoxaparine dat ten minste 5 dagen werd toegediend in combinatie met een behandeling met een vitamine K-antagonist, totdat de PT/INR binnen het therapeutische bereik viel (≥ 2,0). De behandeling werd voortgezet met een vitamine K-antagonist, waarvan de dosis zo werd aangepast dat de PT/INR-waarden binnen het therapeutisch bereik van 2,0 tot 3,0 bleven.
In het Einstein Extension-onderzoek werden 1.197 patiënten met DVT of PE onderzocht voor de preventie van recidief DVT en PE. De behandelduur bedroeg een additionele 6 of 12 maanden bij patiënten die reeds een behandeling van 6 tot 12 maanden voor een veneuze trombo-embolie hadden ondergaan en was afhankelijk van het klinische oordeel van de onderzoeker. Rivaroxaban eenmaal daags 20 mg werd vergeleken met placebo.
Einstein DVT, Einstein PE en Einstein Extension gebruikten dezelfde vooraf gedefinieerde primaire en secundaire eindpunten voor de werkzaamheid. Het primaire eindpunt voor de werkzaamheid was symptomatisch, recidief VTE, gedefinieerd als de samenstelling van recidief DVT of fatale of niet-fatale PE. Het secundaire eindpunt voor de werkzaamheid was gedefinieerd als de samenstelling van recidief DVT, niet-fatale PE en mortaliteit door alle oorzaken.
In het Einstein Choice-onderzoek werden 3.396 patiënten met bevestigde symptomatische DVT en/of PE die een antistollingsbehandeling van 6 tot 12 maanden hadden ondergaan, onderzocht voor de preventie van fatale PE of niet-fataal, symptomatisch recidief DVT of PE. Patiënten met een indicatie voor voortgezette antistollingsbehandeling met een therapeutische dosering werden uitgesloten van het onderzoek. De behandelduur was tot 12 maanden, afhankelijk van de individuele randomisatiedatum (mediaan: 351 dagen). rivaroxaban eenmaal daags 20 mg en rivaroxaban eenmaal daags 10 mg werden vergeleken met eenmaal daags 100 mg acetylsalicylzuur.
Het primaire eindpunt voor de werkzaamheid was symptomatisch, recidief VTE, gedefinieerd als de samenstelling van recidief DVT of fatale of niet-fatale PE.
In het Einstein DVT-onderzoek (zie Tabel 5) werd aangetoond dat rivaroxaban non-inferieur was aan enoxaparine/VKA op basis van het primaire resultaat voor de werkzaamheid (p < 0,0001 (test voor non-inferioriteit); Hazardratio (HR): 0,680 (0,443-1,042), p = 0,076 (test voor superioriteit)). Het vooraf gespecificeerde netto klinische voordeel (primaire resultaat voor de werkzaamheid plus ernstige bloeding) werd gerapporteerd met een HR van 0,67 ((95%-BI: 0,47-0,95), nominale p-waarde p = 0,027) ten gunste van rivaroxaban. Gemiddeld lagen de INR-waarden 60,3% van de tijd in de therapeutische range tijdens de gemiddelde behandelduur van 189 dagen en 55,4%, 60,1% en 62,8% van de tijd voor de groepen die respectievelijk 3, 6 en 12 maanden behandeling kregen toegewezen. In de enoxaparine/VKA-groep was er geen duidelijke relatie tussen het gemiddelde niveau van de TTR (Time in Target INR Range van 2,0-3,0) in centra gegroepeerd in tertielen van gelijke grootte en de incidentie van recidief VTE (p = 0,932 voor interactie). In centra in het hoogste tertiel was de HR van rivaroxaban versus warfarine 0,69 (95%-BI: 0,35-1,35).
De incidentiepercentages voor het primaire eindpunt voor veiligheid (ernstige of klinisch relevante niet-ernstige bloeding) en het secundaire eindpunt voor veiligheid (ernstige bloeding) waren in beide behandelgroepen ongeveer gelijk.
Tabel 5: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoek Einstein DVT
| Onderzoekspopulatie | 3.449 patiënten met symptomatische acute diep-veneuze trombose | |
| Behandeldosering en -duur | Rivaroxabana) 3, 6 of 12 maanden N=1.731 | Enoxaparine/VKAb) 3, 6 of 12 maanden N=1.718 |
| Symptomatische recidief VTE* | 36 (2,1%) | 51 (3,0%) |
| Symptomatische recidief PE | 20 (1,2%) | 18 (1,0%) |
| Symptomatische recidief DVT | 14 (0,8%) | 28 (1,6%) |
| Symptomatische PE en DVT | 1 (0,1%) | 0 |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 4 (0,2%) | 6 (0,3%) |
| Ernstige of klinisch relevante niet-ernstige bloeding | 139 (8,1%) | 138 (8,1%) |
| Ernstige bloeding | 14 (0,8%) | 20 (1,2%) |
- a) Drie weken rivaroxaban tweemaal daags 15 mg en daarna eenmaal daags 20 mg
- b)
Ten minste 5 dagen enoxaparine in overlap met VKA, gevolgd door alleen VKA * p < 0,0001 (non-inferioriteit t.o.v. een vooraf gespecificeerde HR van 2,0); HR: 0,680 (0,443-
1,042), p = 0,076 (superioriteit)
In het Einstein PE-onderzoek (zie Tabel 6) werd aangetoond dat rivaroxaban non-inferieur was aan enoxaparine/VKA op basis van het primaire resultaat voor de werkzaamheid (p = 0,0026 (test voor non-inferioriteit); HR: 1,123 (0,749-1,684)). Het vooraf gespecificeerde netto klinische voordeel (primaire resultaat voor de werkzaamheid plus ernstige bloeding) werd gerapporteerd met een HR van 0,849 ((95%-BI: 0,633-1,139), nominale p-waarde p = 0,275). Gemiddeld lagen de INR-waarden 63% van de tijd in de therapeutische range tijdens de gemiddelde behandelduur van 215 dagen en 57%, 62% en 65% van de tijd voor de groepen die respectievelijk 3, 6 en 12 maanden behandeling kregen toegewezen. In de enoxaparine/VKA-groep was er geen duidelijke relatie tussen het gemiddelde niveau van de TTR (Time in Target INR Range van 2,0-3,0) in centra gegroepeerd in tertielen van gelijke grootte en de incidentie van recidief VTE (p = 0,082 voor interactie). In centra in het hoogste tertiel was de HR van rivaroxaban versus warfarine 0,642 (95%-BI: 0,277-1,484).
De incidentiepercentages voor het primaire eindpunt voor veiligheid (ernstige of klinisch relevante niet-ernstige bloeding) waren iets lager in de rivaroxaban behandelgroep (10,3% (249/2.412)) dan in de enoxaparine/VKA-behandelgroep (11,4% (274/2.405)). De incidentiepercentages voor het secundaire eindpunt voor veiligheid (ernstige bloeding) was lager in de rivaroxabangroep (1,1% (26/2.412)) dan in de enoxaparine/VKA-groep (2,2% (52/2405)) met een HR van 0,493 (95%-BI: 0,308-0,789).
Tabel 6: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoek Einstein PE
| Onderzoekspopulatie | 4.832 patiënten met symptomatische acute PE | |
| Behandeldosering en -duur | Rivaroxabana) 3, 6 of 12 maanden N = 2.419 | Enoxaparine/VKAb) 3, 6 of 12 maanden N = 2.413 |
| Symptomatische recidief VTE* | 50 (2,1%) | 44 (1,8%) |
| Symptomatische recidief PE | 23 (1,0%) | 20 (0,8%) |
| Symptomatische recidief DVT | 18 (0,7%) | 17 (0,7%) |
| Symptomatische PE en DVT | 0 | 2 (< 0,1%) |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 11 (0,5%) | 7 (0,3%) |
| Ernstige of klinisch relevante niet-ernstige bloeding | 249 (10,3%) | 274 (11,4%) |
| Ernstige bloeding | 26 (1,1%) | 52 (2,2%) |
- a) Drie weken rivaroxaban tweemaal daags 15 mg en daarna eenmaal daags 20 mg
- b)
Ten minste 5 dagen enoxaparine in overlap met VKA, gevolgd door alleen VKA * p < 0,0026 (non-inferioriteit t.o.v. een vooraf gespecificeerde HR van 2,0); HR: 1,123 (0,749-
1,684)
Er is een vooraf gespecificeerde gepoolde analyse van het eindpunt van de Einstein DVT- en PE-onderzoeken uitgevoerd (zie Tabel 7).
Tabel 7: Resultaten met betrekking tot de werkzaamheid en veiligheid van de gepoolde analyse van fase III-onderzoeken Einstein DVT en Einstein PE
| Onderzoekspopulatie | 8.281 patiënten met symptomatische acute DVT of PE | |
| Behandeldosering en -duur | Rivaroxabana) 3, 6 of 12 maanden N = 4.150 | Enoxaparine/VKAb) 3, 6 of 12 maanden N = 4.131 |
| Symptomatische recidief VTE* | 86 (2,1%) | 95 (2,3%) |
| Symptomatische recidief PE | 43 (1,0%) | 38 (0,9%) |
| Symptomatische recidief DVT | 32 (0,8%) | 45 (1,1%) |
| Symptomatische PE en DVT | 1 (< 0,1%) | 2 (< 0,1%) |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 15 (0,4%) | 13 (0,3%) |
| Ernstige of klinisch relevante niet-ernstige bloeding | 388 (9,4%) | 412 (10,0%) |
| Ernstige bloeding | 40 (1,0%) | 72 (1,7%) |
- a) Drie weken rivaroxaban tweemaal daags 15 mg en daarna eenmaal daags 20 mg
- b)
Ten minste 5 dagen enoxaparine in overlap met VKA, gevolgd door alleen VKA * p < 0,0001 (non-inferioriteit t.o.v. de vooraf gespecificeerde HR van 1,75); HR: 0,886 (0,661-
1,186)
Het vooraf gespecificeerde netto klinische voordeel (primaire resultaat voor de werkzaamheid plus ernstige bloeding) van de gepoolde analyse werd gerapporteerd met een HR van 0,771 ((95%-BI: 0,614-0,967), nominale p-waarde p = 0,0244).
In het Einstein Extension-onderzoek (zie Tabel 8) was rivaroxaban superieur aan placebo op basis van de primaire en secundaire eindpunten voor werkzaamheid. Voor het primaire eindpunt voor veiligheid (ernstige bloeding) was er een niet-significante, numeriek hogere incidentie bij patiënten die werden behandeld met rivaroxaban eenmaal daags 20 mg dan bij placebo. Het secundaire eindpunt voor veiligheid (ernstige of klinisch relevante niet-ernstige bloeding) toonde hogere incidentiepercentages bij patiënten die werden behandeld met rivaroxaban eenmaal daags 20 mg dan bij placebo.
Tabel 8: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoek Einstein Extension
| Onderzoekspopulatie | 1.197 patiënten gingen door met de behandeling en preventie van recidief veneuze trombo-embolie | |
| Behandeldosering en -duur | Rivaroxabana) 6 of 12 maanden N = 602 | Placebo 6 of 12 maanden N = 594 |
| Symptomatische recidief VTE* | 8 (1,3%) | 42 (7,1%) |
| Symptomatische recidief PE | 2 (0,3%) | 13 (2,2%) |
| Symptomatische recidief DVT | 5 (0,8%) | 31 (5,2%) |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 1 (0,2%) | 1 (0,2%) |
| Ernstige bloeding | 4 (0,7%) | 0 (0,0%) |
| Klinisch relevante niet-ernstige bloeding | 32 (5,4%) | 7 (1,2%) |
- a) Rivaroxaban eenmaal daags 20 mg
* p < 0,0001 (superioriteit); HR: 0,185 (0,087-0,393)
In het Einstein Choice-onderzoek (zie Tabel 9) waren rivaroxaban 20 mg en 10 mg beide superieur t.o.v. 100 mg acetylsalicylzuur voor het primaire eindpunt voor werkzaamheid. Het belangrijkste eindpunt voor veiligheid (voorvallen van ernstige bloeding) was vergelijkbaar voor patiënten die werden behandeld met rivaroxaban eenmaal daags 20 mg, eenmaal daags 10 mg en 100 mg acetylsalicylzuur.
Tabel 9: Resultaten met betrekking tot de werkzaamheid en veiligheid van
fase III-onderzoek Einstein Choice
| Onderzoekspopulatie | 3.396 patiënten gingen door met de preventie van recidief veneuze trombo-embolie | ||
| Behandeldosering | Rivaroxaban eenmaal daags 20 mg N=1.107 | Rivaroxaban eenmaal daags 10 mg N=1.127 | ASA eenmaal daags 100 mg N=1.131 |
| Mediane behandelduur [interkwartiel bereik] | 349 [189-362] dagen | 353 [190-362] dagen | 350 [186-362] dagen |
| Symptomatische recidief VTE | 17 (1,5%)* | 13 (1,2%)** | 50 (4,4%) |
| Symptomatische recidief PE | 6 (0,5%) | 6 (0,5%) | 19 (1,7%) |
| Symptomatische recidief DVT | 9 (0,8%) | 8 (0,7%) | 30 (2,7%) |
| Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 2 (0,2%) | 0 | 2 (0,2%) |
| Symptomatische recidief VTE, MI, CVA, of niet-CZS systemische embolie | 19 (1,7%) | 18 (1,6%) | 56 (5,0%) |
| Ernstige bloeding | 6 (0,5%) | 5 (0,4%) | 3 (0,3%) |
| Klinisch relevante niet-ernstige bloeding | 30 (2,7%) | 22 (2,0%) | 20 (1,8%) |
| Symptomatische recidief VTE of ernstige bloeding (netto klinisch voordeel) | 23 (2,1%)+ | 17 (1,5%)++ | 53 (4,7%) |
* p < 0,001(superioriteit) rivaroxaban eenmaal daags 20 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,34 (0,20-0,59)
** p < 0,001 (superioriteit) rivaroxaban eenmaal daags 10 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,26 (0,14-0,47)
+ Rivaroxaban eenmaal daags 20 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,44 (0,27-0,71), p = 0,0009 (nominaal)
++ Rivaroxaban eenmaal daags 10 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,32 (0,18-0,55), p < 0,0001 (nominaal)
In aanvulling op het fase III EINSTEIN-programma werd een prospectief, non-interventie, open-label cohortstudie (XALIA) uitgevoerd met centrale beoordeling van de uitkomsten waaronder terugkerende VTE, ernstige bloedingen en overlijden. Er werden 5.142 patiënten met acute DVT geïncludeerd om het langetermijnveiligheidsprofiel van rivaroxaban te onderzoeken in vergelijking met de groep die antistollingsbehandeling ontving conform de standaardprocedure in de klinische praktijk. De percentages voor ernstige bloedingen, terugkerende VTE en mortaliteit ongeacht de oorzaak met rivaroxaban bedroegen respectievelijk 0,7%, 1,4% en 0,5%. Er was sprake van verschillen wat betreft patiëntkenmerken bij baseline zoals leeftijd, kanker en nierfunctiestoornis. Om de bij baseline gemeten verschillen te corrigeren werd een vooraf gespecificeerde gestratificeerde propensity-score analyse uitgevoerd maar desondanks kunnen de resultaten beïnvloed worden door resterende confounding. Gecorrigeerde HR's voor rivaroxaban in vergelijking met die voor standaardprocedures betreffende ernstige bloedingen, terugkerende VTE en mortaliteit ongeacht de oorzaak waren respectievelijk 0,77 (95%-BI 0,40-1,50), 0,91 (95%-BI 0,54-1,54) en 0,51 (95%-BI 0,24-1,07).
Deze resultaten die in de klinische praktijk werden waargenomen bij patiënten, komen overeen met het vastgestelde veiligheidsprofiel voor deze indicatie.
In een niet-conventionele studie na toelating van het geneesmiddel werd rivaroxaban voorgeschreven voor de behandeling of preventie van DVT en PE aan meer dan 40.000 patiënten uit vier landen, zonder voorgeschiedenis van kanker. De frequentie per 100 patiëntenjaren van symptomatisch/klinisch manifeste gevallen van VTE/trombo-embolitische voorvallen die tot ziekenhuisopname leidden, varieerde van 0,64 (95%-BI 0,40-0,97) in het VK tot 2,30 (95%-BI 2,11-2,51) in Duitsland. De frequentie per 100 patiëntenjaren van bloedingen die tot ziekenhuisopname leidden, was 0,31 (95-BI 0,23-0,42) voor intracraniële bloeding, 0,89 (95%-BI 0,67-1,17) voor gastro-intestinale bloeding, 0,44 (95%-BI 0,26-0,74) voor urogenitale bloeding en 0,41 (95%-BI 0,31-0,54) voor overige bloedingen.
Patiënten met een hoog risico van drievoudig positief antifosfolipidesyndroom In opdracht van de onderzoeker werd in een gerandomiseerde, multicenter open-labelstudie met geblindeerde eindpunttoekenning rivaroxaban vergeleken met warfarine bij patiënten met een voorgeschiedenis van trombose en de diagnose antifosfolipidesyndroom en met een hoog risico op trombo-embolische voorvallen (positief voor alle drie antifosfolipidetesten: lupusanticoagulans, anticardiolipine-antilichamen en anti-bèta 2-glycoproteïne 1-antilichamen). De studie werd voortijdig beëindigd na de opname van 120 patiënten wegens een te groot aantal voorvallen bij patiënten in de rivaroxabangroep. Gemiddelde follow-up was 569 dagen. 59 patiënten werden gerandomiseerd op rivaroxaban 20 mg (15 mg voor patiënten met een creatinineklaring (crCl) <50 mL/min) en 61 op warfarine (INR 2.0-3.0). Bij 12% van de patiënten die rivaroxaban kregen, deden zich trombo-embolische voorvallen voor (4 hersen- en 3 hartinfarcten). Onder patiënten die warfarine kregen, werden geen incidenten gemeld. Ernstige bloedingen deden zich voor bij 4 patiënten (7%) in de rivaroxabangroep en 2 patiënten (3%) in de warfarinegroep.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentiegeneesmiddel dat rivaroxaban bevat in alle subgroepen van pediatrische patiënten voor de preventie van trombo-embolieën (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Rivaroxaban wordt snel geabsorbeerd, waarbij maximale concentraties (Cmax) 2-4 uur na het innemen van de tablet worden bereikt. De orale absorptie van rivaroxaban is vrijwel volledig en de orale biologische beschikbaarheid is hoog (80-100%) voor de dosis van een tablet van 2,5 mg en 10 mg, ongeacht de nuchterheids-/voedingsconditie. Inname met voedsel heeft geen effect op de AUC of de Cmax van rivaroxaban bij de 2,5 mg en 10 mg dosis. De rivaroxaban 2,5 mg en 10 mg tabletten kunnen met of zonder voedsel ingenomen worden.
De farmacokinetiek van rivaroxaban is bij benadering lineair tot aan ongeveer 15 mg eenmaal daags. Bij hogere doses laat rivaroxaban oplossingsgelimiteerde absorptie zien met een verlaagde biologische beschikbaarheid en een verlaagde absorptiesnelheid bij een verhoogde dosis. Dit effect is sterker in nuchtere dan in gevoede status. De variabiliteit in de farmacokinetiek van rivaroxaban is gering, waarbij de interindividuele variabiliteit (variatiecoëfficiënt%) tussen 30% en 40% ligt, behalve op de dag van operatie en de daaropvolgende dag waarbij de variabiliteit in blootstelling hoog is (70%). De absorptie van rivaroxaban is afhankelijk van de plaats waar het in het maag-darmkanaal vrijkomt. Er is een afname van de AUC en de Cmax van respectievelijk 29% en 56% gerapporteerd ten opzichte van tabletten, wanneer rivaroxaban-granulaat vrijkomt in het proximale deel van de dunne darm. De blootstelling is nog meer verlaagd wanneer rivaroxaban vrijkomt in het distale deel van de dunne darm of in het colon ascendens. Daarom dient toediening van rivaroxaban distaal van de maag te worden vermeden, omdat dit kan leiden tot verlaagde absorptie en hieraan gerelateerde verlaagde blootstelling aan rivaroxaban.
De biologische beschikbaarheid (AUC en Cmax) was, ten opzichte van een hele tablet, vergelijkbaar voor 20 mg oraal toegediend rivaroxaban als vermalen tablet, gemengd met appelmoes, of opgelost in water en toegediend via een maagsonde, gevolgd door een vloeibare maaltijd. Gezien het voorspelbare, dosisafhankelijke farmacokinetische profiel van rivaroxaban, zijn de resultaten van dit onderzoek met betrekking tot de biologische beschikbaarheid waarschijnlijk ook van toepassing op lagere doses van rivaroxaban.
Distributie
De binding aan plasma-eiwitten bij de mens is hoog, ongeveer 92% tot 95%, waarbij serumalbumine de belangrijkste bindende component is. Het distributievolume is matig met een Vss van ongeveer 50 liter.
Biotransformatie en eliminatie
Ongeveer 2/3 van de toegediende dosis rivaroxaban ondergaat een metabolische afbraak, waarvan de helft geëlimineerd wordt via de renale en de andere helft via de fecale route. Het resterende 1/3 deel van de toegediende dosis ondergaat directe uitscheiding van de onveranderde verbinding via de urine, hoofdzakelijk via actieve renale secretie.
Rivaroxaban wordt gemetaboliseerd via CYP3A4, CYP2J2 en CYP-onafhankelijke mechanismen. Oxidatieve degradatie van de morfolinonegroep en hydrolyse van de amidebindingen zijn de belangrijkste aangrijpingspunten bij de biotransformatie. Uit in-vitro-onderzoeken is gebleken dat rivaroxaban een substraat is van de transporteiwitten Pgp (P-glycoproteïne) en BCRP (breast cancer resistance protein).
In humaan plasma is onveranderd rivaroxaban de belangrijkste component, zonder belangrijke of actieve circulerende metabolieten. Met een systemische klaring van ongeveer 10 l/u kan rivaroxaban worden geclassificeerd als stof met lage klaring. Na intraveneuze toediening van een 1 mg dosis is de eliminatiehalfwaardetijd ongeveer 4,5 uur. Na orale toediening wordt de eliminatie gelimiteerd door de absorptiesnelheid. Eliminatie van rivaroxaban uit plasma vindt bij jonge mensen plaats met terminale halfwaardetijden van 5 tot 9 uur en bij ouderen bedragen de terminale halfwaardetijden 11 tot 13 uur.
Bijzondere populaties
Geslacht
Er waren geen klinisch relevante verschillen in farmacokinetiek en farmacodynamiek tussen mannelijke en vrouwelijke patiënten.
Oudere patiënten
Oudere patiënten hadden hogere plasmaconcentraties dan jongere patiënten en hun gemiddelde AUC-waarden waren ongeveer 1,5 maal zo hoog, voornamelijk door de lagere (schijnbare) totale en renale klaring. Aanpassen van de dosis is niet nodig.
Verschillende gewichtscategorieën
Uitersten in lichaamsgewicht (< 50 kg of > 120 kg) hadden slechts een kleine invloed op de plasmaconcentraties rivaroxaban (minder dan 25%). Aanpassen van de dosis is niet nodig.
Interetnische verschillen
Er zijn geen klinisch relevante interetnische verschillen waargenomen tussen blanke, negroïde, Spaanse, Japanse of Chinese patiënten wat betreft de farmacokinetiek en farmacodynamiek van rivaroxaban.
Leverinsufficiëntie
Cirrotische patiënten met lichte leverinsufficiëntie (classificatie Child Pugh A) vertoonden slechts kleine veranderingen in de farmacokinetiek van rivaroxaban (gemiddeld een 1,2-voudige stijging van de AUC-waarde voor rivaroxaban), nagenoeg vergelijkbaar met de gematchte controlegroep van gezonde mensen. Bij cirrotische patiënten met matige leverinsufficiëntie (classificatie Child Pugh B) was de gemiddelde AUC-waarde significant 2,3-voudig verhoogd ten opzichte van gezonde vrijwilligers. Ongebonden AUC was 2,6-voudig verhoogd. Deze patiënten hadden ook een verminderde renale eliminatie, vergelijkbaar met patiënten met matige nierinsufficiëntie. Er zijn geen gegevens bij patiënten met ernstige leverinsufficiëntie.
De remming van de werking van factor Xa was met een factor 2,6 verhoogd bij patiënten met matige leverinsufficiëntie ten opzichte van gezonde vrijwilligers; de verlenging van de PT werd vergelijkbaar verhoogd met een factor 2,1. Patiënten met matige leverinsufficiëntie waren gevoeliger voor rivaroxaban wat resulteerde in een grotere PK/PD-verhouding tussen concentratie en PT. Rivaroxaban is gecontra-indiceerd bij patiënten met een leveraandoening gepaard gaande met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 4.3).
Nierinsufficiëntie
Er was een stijging van de blootstelling aan rivaroxaban die gecorreleerd is aan de vermindering van de nierfunctie, zoals vastgesteld door bepaling van de creatinineklaring. Bij personen met lichte (creatinineklaring 50-80 ml/min), matige (creatinineklaring 30-49 ml/min) en ernstige (creatinineklaring 15-29 ml/min) nierinsufficiëntie, waren de plasmaconcentraties (AUC-waarden) van rivaroxaban verhoogd met respectievelijk een factor 1,4; 1,5 en 1,6. De corresponderende toename van farmacodynamische effecten was meer uitgesproken. Bij personen met lichte, matige en ernstige nierinsufficiëntie was de werking van factor Xa verhoogd met respectievelijk een factor 1,5; 1,9 en 2,0 vergeleken met gezonde vrijwilligers; verlenging van de PT was vergelijkbaar verhoogd met respectievelijk een factor 1,3; 2,2 en 2,4. Er zijn geen gegevens bij patiënten met een creatinineklaring < 15 ml/min.
Vanwege de hoge binding aan plasma-eiwitten is rivaroxaban naar verwachting niet dialyseerbaar. Gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min. Voorzichtigheid is geboden wanneer rivaroxaban door patiënten met creatinineklaring 15-29 ml/min wordt gebruikt (zie rubriek 4.4).
Farmacokinetische gegevens bij patiënten
Bij patiënten die 10 mg rivaroxaban eenmaal daags kregen ter preventie van VTE, was de geometrische gemiddelde concentratie (90% voorspellingsinterval) 2-4 uur en ongeveer 24 uur na de toediening (wat een ruwe weergave is van de maximale en minimale concentraties gedurende het doseringsinterval) respectievelijk 101 (7-273) en 14 (4-51) mcg/l.
Relatie farmacokinetiek/farmacodynamiek
De farmacokinetische/farmacodynamische relatie (PK/PD) tussen de plasmaconcentratie van rivaroxaban en een aantal PD eindpunten (factor Xa-remming, PT, APTT, Heptest) is geëvalueerd na toediening van een groot bereik aan doseringen (5-30 mg tweemaal daags). De relatie tussen de rivaroxabanconcentratie en factor Xa-activiteit kon het best beschreven worden door een Emax-model. Voor PT beschreef een lineair interceptmodel de gegevens beter. Afhankelijk van welk PT-reagens gebruikt werd, was er een aanzienlijk verschil in de helling. Als Neoplastine-PT gebruikt werd, was de baseline-PT ongeveer 13 s en was de helling rond 3 tot 4 s/(100 mcg/l). De resultaten van de PK/PD-analyses in fase II en III waren overeenkomstig de gegevens die bij gezonde deelnemers werden gevonden. Bij patiënten werden factor Xa en de PT op baseline beïnvloed door de operatie, met als gevolg een verschil in de rivaroxabanconcentratie-PT-helling tussen de dag na de operatie en steady state.
Pediatrische patiënten
De veiligheid en werkzaamheid bij kinderen en adolescenten in de leeftijd tot 18 jaar zijn niet vastgesteld bij de indicatie primaire preventie van VTE.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij enkelvoudige dosering, fototoxiciteit, genotoxiciteit, carcinogeen potentieel en juveniele toxiciteit. De effecten die waargenomen zijn in toxiciteitsstudies bij herhaalde dosering zijn met name het gevolg van buitensporige farmacodynamische activiteit van rivaroxaban. Bij ratten werden verhoogde IgG- en IgA-plasmaspiegels gezien bij klinisch relevante blootstellingsniveaus.
Bij ratten werden er geen effecten gezien op de mannelijke of vrouwelijke vruchtbaarheid. Dierexperimenteel onderzoek heeft aangetoond dat reproductietoxiciteit gerelateerd is aan het farmacologische werkingsmechanisme van rivaroxaban (bijv. bloedingscomplicaties). Embryo-foetale toxiciteit (verlies post-implantatie, vertraagde/versnelde ossificatie, hepatische meervoudige lichtgekleurde vlekjes) en een verhoogde incidentie van vaak voorkomende misvormingen alsmede placentale afwijkingen werden geobserveerd bij klinisch relevante plasmaconcentraties. In de pre- en postnatale studie bij ratten werd een verlaagde levensvatbaarheid van de nakomelingen geobserveerd bij doses die toxisch waren voor de moeders.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Kern van de tablet
Lactosemonohydraat
Natriumcroscarmellose (E468)
Natriumlaurylsulfaat (E487)
Hypromellose 2910 (nominale viscositeit 5,1 mPa·s) (E464)
Microkristallijne cellulose (E460)
Colloïdaal watervrij siliciumdioxide (E551)
Magnesiumstearaat (E572)
Filmomhulling
Macrogol 4000 (E1521)
Hypromellose 2910 (nominale viscositeit 5,1 mPa·s) (E464)
Titaniumdioxide (E171)
Rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
Vermalen van tabletten
In water en appelmoes zijn vermalen rivaroxaban-tabletten stabiel gedurende maximaal 4 uur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Blisterverpakkingen van helder PVC/aluminium in doosjes van 5, 10, 14, 28, 30, 98 of 100 filmomhulde tabletten of geperforeerde eenheidsdosisblisterverpakkingen van 10 x 1 of 100 x 1 tabletten.
HDPE-fles met een witte, opake, kinderveilige dop van polypropyleen met een inductieafsluiting. Verpakkingsgrootten van 30 of 90 filmomhulde tabletten.
HDPE-fles met een witte, opake schroefdrop van polypropyleen met doorlopende schroefdraad met een inductieafsluiting. Verpakkingsgrootten van 500 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Vermalen van tabletten
Rivaroxaban-tabletten mogen worden vermalen en opgelost in 50 ml water en toegediend via een neus-maagsonde of maagsonde nadat is vastgesteld dat de sonde correct in de maag is geplaatst. Daarna moet de sonde worden gespoeld met water. Aangezien de absorptie van rivaroxaban afhankelijk is van de plaats waar het geneesmiddel wordt vrijgegeven, moet toediening van rivaroxaban distaal van de maag worden vermeden omdat dit kan leiden tot een verminderde absorptie en daardoor tot een verminderde blootstelling aan het geneesmiddel. Enterale voeding is niet vereist direct na toediening van de 10mg-tabletten.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Accord Healthcare S.L.U.
World Trade Center
Moll de Barcelona s/n
Edifici Est, 6a Planta
Barcelona, 08039
Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1488/012-023
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 november 2020
Datum van laatste verlenging: 6 augustus 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Meer informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Rivaroxaban Accord 15 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Rivaroxaban Accord 15 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 15 mg rivaroxaban.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 20,92 mg lactose (als monohydraat), zie rubriek 4.4.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Rode, ronde, biconvexe, filmomhulde tabletten (diameter van ongeveer 5 mm) met de opdruk “IL” op de ene zijde en “2” op de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Volwassenen
Preventie van cerebrovasculair accident (CVA) en systemische embolie bij volwassen patiënten met non-valvulair atriumfibrilleren met één of meer risicofactoren, zoals congestief hartfalen, hypertensie, leeftijd ≥ 75 jaar, diabetes mellitus, eerdere CVA of transient ischaemic attack (TIA).
Behandeling van diep-veneuze trombose (DVT) en pulmonale embolie (PE), en preventie van recidief DVT en PE bij volwassenen (zie rubriek 4.4 voor hemodynamisch instabiele PE-patiënten).
Pediatrische patiënten
Behandeling van veneuze trombo-embolie (VTE) en preventie van recidief VTE bij kinderen en adolescenten jonger dan 18 jaar en met een gewicht van 30 kg tot 50 kg, na een initiële parenterale antistollingsbehandeling gedurende ten minste 5 dagen.
4.2 Dosering en wijze van toediening
Dosering
Preventie van CVA en systemische embolie bij volwassenen
De aanbevolen dosering bedraagt eenmaal daags 20 mg. Dit is ook de aanbevolen maximale dosis.
Behandeling met Rivaroxaban Accord dient gedurende lange tijd te worden voortgezet, op voorwaarde dat het voordeel van preventie van CVA en systemische embolie opweegt tegen het risico op een bloeding (zie rubriek 4.4).
Als een dosis niet is ingenomen, moet de patiënt Rivaroxaban Accord onmiddellijk alsnog innemen en de volgende dag doorgaan met eenmaal daags innemen zoals aanbevolen. De dosis mag niet op één dag worden verdubbeld om een overgeslagen dosis in te halen.
Behandeling van DVT, behandeling van PE en preventie van recidief DVT en PE bij volwassenen De aanbevolen dosering voor de initiële behandeling van acute DVT of PE bedraagt tweemaal daags 15 mg gedurende de eerste drie weken, gevolgd door eenmaal daags 20 mg gedurende de voortgezette behandeling en de preventie van recidief DVT en PE.
Een kortdurende behandeling (ten minste 3 maanden) dient overwogen te worden bij patiënten met DVT of PE als gevolg van ernstige risicofactoren van voorbijgaande aard (d.w.z. een recente zware chirurgische ingreep of trauma). Een langere behandelduur dient te worden overwogen bij patiënten met uitgelokte DVT of PE die geen verband houdt met ernstige risicofactoren van voorbijgaande aard, idiopathische DVT of PE, of een voorgeschiedenis van recidief DVT of PE.
Wanneer langere preventie van recidief DVT en PE geïndiceerd is (na voltooiing van een behandeling van ten minste 6 maanden voor DVT of PE), is de aanbevolen dosering eenmaal daags 10 mg. Bij patiënten bij wie het risico op recidief DVT of PE groot wordt geacht, zoals patiënten met gecompliceerde comorbiditeiten, of patiënten die recidief DVT of PE tijdens langer durende preventieve behandeling met eenmaal daags 10 mg rivaroxaban hebben ontwikkeld, dient een dosering van eenmaal daags 20 mg rivaroxaban te worden overwogen.
De duur van de behandeling en keuze van dosering dienen individueel te worden bepaald na zorgvuldige afweging van de voordelen van de behandeling tegen het risico op een bloeding (zie rubriek 4.4).
| Tijdsperiode | Doseringsschema | Totale dagelijkse dosis | |
Behandeling en preventie van recidief DVT en PE | Dag 1-21 | 15 mg tweemaal daags | 30 mg |
| Dag 22 en daarna | 20 mg eenmaal daags | 20 mg | |
| Preventie van recidief DVT en PE | Na voltooiing van een behandeling van ten minste 6 maanden voor DVT of PE | 10 mg eenmaal daags of 20 mg eenmaal daags | 10 mg of 20 mg |
Ter ondersteuning van de dosisoverstap van 15 mg naar 20 mg na dag 21 is een starterspakket van Rivaroxaban Accord beschikbaar voor de eerste 4 weken van de behandeling van DVT/PE.
Indien tijdens de behandelfase met tweemaal daags 15 mg (dag 1-21) een dosis wordt vergeten, dient de patiënt Rivaroxaban Accord onmiddellijk alsnog in te nemen om te zorgen dat 30 mg rivaroxaban per dag wordt ingenomen. In dit geval mogen twee tabletten van 15 mg tegelijk worden ingenomen. De patiënt dient de volgende dag door te gaan met innemen volgens het normale schema van tweemaal daags 15 mg, zoals aanbevolen.
Als een dosis niet is ingenomen tijdens de behandelfase met eenmaal daagse inname, moet de patiënt Rivaroxaban Accord onmiddellijk alsnog innemen en de volgende dag doorgaan met eenmaal daags innemen zoals aanbevolen. De dosis mag niet op één dag worden verdubbeld om een overgeslagen dosis in te halen.
Behandeling van VTE en preventie van recidief VTE bij kinderen en adolescenten Behandeling met Rivaroxaban Accord bij kinderen en adolescenten jonger dan 18 jaar dient te worden gestart na een initiële parenterale antistollingsbehandeling gedurende ten minste 5 dagen (zie rubriek 5.1).
De dosis voor kinderen en adolescenten wordt berekend op basis van het lichaamsgewicht.
Lichaamsgewicht van 30 tot 50 kg:
een eenmaal daagse dosis van 15 mg rivaroxaban wordt aanbevolen. Dit is de dagelijkse maximumdosis.
Lichaamsgewicht van 50 kg of meer:
een eenmaal daagse dosis van 20 mg rivaroxaban wordt aanbevolen. Dit is de dagelijkse maximumdosis.
- Voor patiënten met een lichaamsgewicht van minder dan 30 kg moet de Samenvatting van de productkenmerken van andere geneesmiddelen die rivaroxaban-granulaat voor orale suspensie bevatten worden geraadpleegd.
Het gewicht van een kind dient te worden gecontroleerd en de dosis regelmatig geëvalueerd, opdat een therapeutische dosis gehandhaafd blijft. Aanpassing van de dosis dient alleen plaats te vinden bij gewichtsveranderingen.
Bij kinderen en adolescenten moet een behandeling worden voortgezet gedurende ten minste 3 maanden. Indien klinisch noodzakelijk kan de behandeling tot 12 maanden worden verlengd. Er zijn geen gegevens beschikbaar van kinderen om na een behandeling van 6 maanden een dosisverlaging te ondersteunen. De voordelen en risico’s van een voortgezette therapie na 3 maanden moeten op individuele basis worden beoordeeld, waarbij rekening moet worden gehouden met het risico op recidieftrombose tegenover het potentiële bloedingsrisico.
Als een dosis niet is ingenomen, moet de overgeslagen dosis zo snel mogelijk worden ingenomen nadat dit werd opgemerkt, maar dan uitsluitend op dezelfde dag. Als dit niet mogelijk is, moet de patiënt de dosis overslaan en doorgaan met de volgende dosis, zoals voorgeschreven. De patiënt mag niet twee doses innemen om een vergeten dosis in te halen.
Overschakelen van vitamine K-antagonisten (VKA’s) naar rivaroxaban
Preventie van CVA en systemische embolie:
De VKA-behandeling dient te worden stopgezet en behandeling met Rivaroxaban Accord te worden gestart zodra de INR-waarde (International Normalised Ratio) ≤ 3,0 is.
Behandeling van DVT, PE en de preventie van recidieven bij volwassenen en behandeling van
VTE en preventie van recidieven bij pediatrische patiënten:
de VKA-behandeling dient te worden stopgezet en behandeling met Rivaroxaban Accord dient te worden gestart wanneer de INR-waarde ≤ 2,5 is.
Wanneer patiënten overschakelen van VKA's naar rivaroxaban, worden de INR-waarden foutief verhoogd na de inname van rivaroxaban. De INR-waarde is geen geldige maat voor de antistollingswerking van rivaroxaban en mag daarom niet worden gebruikt (zie rubriek 4.5).
Overschakelen van rivaroxaban naar vitamine K-antagonisten (VKA’s)
Er bestaat een mogelijkheid voor inadequate antistolling tijdens het overschakelen van rivaroxaban naar een VKA. Continue adequate antistolling dient gewaarborgd te zijn gedurende elke overschakeling op een ander antistollingsmiddel. Denk eraan dat rivaroxaban kan bijdragen aan een verhoogde INR-waarde.
Bij patiënten die overschakelen van rivaroxaban naar een VKA, dient de VKA gelijktijdig te worden gegeven totdat de INR-waarde ≥ 2,0 is. Gedurende de eerste twee dagen van de overschakelingsperiode dient de standaard aanvangsdosis VKA te worden gebruikt, daarna dient de dosis VKA op geleide van de gemeten INR-waarden te worden aangepast. Zolang patiënten zowel rivaroxaban als een VKA krijgen, moet de INR-waarde niet eerder dan 24 uur na de voorgaande dosis, maar vóór de volgende dosis rivaroxaban worden bepaald. Wanneer eenmaal is gestopt met Rivaroxaban Accord, kan de INR-waarde minimaal 24 uur na de laatste dosis betrouwbaar worden getest (zie rubriek 4.5 en 5.2).
Pediatrische patiënten:
Kinderen die overschakelen van Rivaroxaban Accord naar VKA, moeten Rivaroxaban Accord voortzetten gedurende 48 uur na de eerste dosis VKA. Na 2 dagen van gelijktijdige toediening moet vóór de volgende geplande dosis Rivaroxaban Accord een INR worden bepaald. Het wordt aanbevolen om gelijktijdige toediening van Rivaroxaban Accord en VKA voort te zetten totdat de INR ≥ 2,0 is. Nadat Rivaroxaban Accord is stopgezet, kan 24 uur na de laatste dosis de INR op betrouwbare wijze worden bepaald (zie hierboven en rubriek 4.5).
Overschakelen van parenterale antistollingsmiddelen naar rivaroxaban
Bij volwassen en pediatrische patiënten die tot dat moment een parenteraal antistollingsmiddel kregen, stop het parenterale antistollingsmiddel en start met rivaroxaban 0 tot 2 uur vóór het tijdstip waarop de volgende geplande toediening van het parenterale geneesmiddel (bijv.
laagmoleculairgewichtheparines) zou worden gegeven, of op het moment dat een continu toegediend parenteraal geneesmiddel (bijv. intraveneuze, niet-gefractioneerde heparine) wordt stopgezet.
Overschakelen van rivaroxaban naar parenterale antistollingsmiddelen
Staak de behandeling met Rivaroxaban Accord en geef de eerste dosis parenteraal antistollingsmiddel op het moment dat de volgende dosis rivaroxaban zou moeten worden ingenomen.
Speciale populaties
Nierinsufficiëntie
Volwassenen
Beperkte klinische gegevens voor patiënten met ernstige nierinsufficiëntie (creatinineklaring 15-29 ml/min) laten zien dat de plasmaconcentraties rivaroxaban significant verhoogd zijn. Daarom is voorzichtigheid geboden bij gebruik van Rivaroxaban Accord door deze patiënten. Het gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min (zie rubriek 4.4 en 5.2).
Voor patiënten met matige (creatinineklaring 30-49 ml/min) of ernstige (creatinineklaring 15-29 ml/min) nierinsufficiëntie gelden de volgende doseringsaanbevelingen:
- Voor de preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren is de aanbevolen dosering eenmaal daags 15 mg (zie rubriek 5.2).
Voor de behandeling van DVT, behandeling van PE en preventie van recidief DVT en PE:
patiënten dienen de eerste 3 weken te worden behandeld met tweemaal daags 15 mg. Daarna, wanneer de aanbevolen dosering 20 mg eenmaal daags is, dient een verlaging van de dosering van 20 mg eenmaal daags naar 15 mg eenmaal daags alleen te worden overwogen als men het risico op bloedingen voor de patiënt hoger inschat dan het risico op recidief DVT en PE. De aanbeveling voor het gebruik van 15 mg is gebaseerd op farmacokinetische modellering en is niet klinisch onderzocht (zie rubriek 4.4, 5.1 en 5.2).
Wanneer de aanbevolen dosering eenmaal daags 10 mg is, hoeft de aanbevolen dosering niet te worden aangepast.
De dosering hoeft niet te worden aangepast voor patiënten met lichte nierinsufficiëntie (creatinineklaring 50-80 ml/min) (zie rubriek 5.2).
Pediatrische patiënten
- Kinderen en adolescenten met lichte nierinsufficiëntie (glomerulaire filtratiesnelheid 50 - 80 ml/min/1,73 m2): de dosering hoeft niet te worden aangepast, op basis van gegevens over volwassenen en beperkte gegevens over pediatrische patiënten (zie rubriek 5.2).
- Kinderen en adolescenten met matige of ernstige nierinsufficiëntie (glomerulaire filtratiesnelheid < 50 ml/min/1,73 m2): Rivaroxaban Accord wordt niet aanbevolen, omdat er geen klinische gegevens beschikbaar zijn (zie rubriek 4.4).
Leverinsufficiëntie
Rivaroxaban Accord is gecontra-indiceerd bij patiënten met een leveraandoening die gepaard gaat met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 4.3 en 5.2). Er zijn geen klinische gegevens beschikbaar van kinderen met leverinsufficiëntie.
Oudere patiënten
Geen doseringsaanpassing (zie rubriek 5.2)
Lichaamsgewicht
Geen doseringsaanpassing voor volwassenen (zie rubriek 5.2)
Voor pediatrische patiënten wordt de dosis bepaald op basis van het lichaamsgewicht
Geslacht
Geen doseringsaanpassing (zie rubriek 5.2)
Patiënten die cardioversie ondergaan
Rivaroxaban Accord kan gestart of gecontinueerd worden bij patiënten die mogelijk cardioversie nodig hebben.
Bij TEE (transesophageal echocardiogram) begeleide cardioversie bij patiënten die niet eerder behandeld zijn met antistollingsmiddelen moet de behandeling met Rivaroxaban Accord ten minste 4 uur voor cardioversie gestart worden om adequate antistolling te garanderen (zie rubriek 5.1 en 5.2). Bij alle patiënten moet voorafgaand aan de cardioversie worden bevestigd dat de patiënt Rivaroxaban Accord heeft ingenomen zoals voorgeschreven. Er moet rekening gehouden worden met vastgestelde aanbevelingen in richtlijnen voor antistollingsbehandeling bij het maken van beslissingen met betrekking tot het starten van de behandeling en de behandelingsduur bij patiënten die cardioversie ondergaan.
Patiënten met non-valvulair atriumfibrilleren die PCI (percutane coronaire interventie) met stentplaatsing ondergaan.
Er is beperkte ervaring met een gereduceerde dosis van 15 mg rivaroxaban eenmaal daags (of 10 mg rivaroxaban eenmaal daags voor patiënten met matig ernstige nierinsufficiëntie [creatinineklaring 30-49 ml/min]) bovenop een P2Y12-remmer gedurende een maximum van 12 maanden bij patiënten met non-valvulair atriumfibrilleren die PCI met stentplaatsing ondergaan (zie rubriek 4.4 en 5.1).
Pediatrische patiënten
De veiligheid en werkzaamheid van Rivaroxaban Accord bij kinderen in de leeftijd van 0 tot 18 jaar zijn niet vastgesteld voor de indicatie preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren. Er zijn geen gegevens beschikbaar. Daarom wordt het niet aanbevolen voor gebruik bij kinderen jonger dan 18 jaar voor andere indicaties dan de behandeling van VTE en preventie van recidief VTE.
Wijze van toediening
Volwassenen
Rivaroxaban Accord is voor oraal gebruik.
De tabletten dienen met voedsel te worden ingenomen (zie rubriek 5.2).
Vermalen van tabletten
Voor patiënten die niet in staat zijn om de hele tabletten door te slikken, mag de Rivaroxaban Accord-tablet vlak vóór gebruik worden vermalen en gemengd met water of appelmoes, en oraal worden toegediend. Na de toediening van de vermalen Rivaroxaban Accord 15 mg of 20 mg filmomhulde tabletten dient de dosis onmiddellijk te worden gevolgd door voedsel.
De vermalen Rivaroxaban Accord-tablet mag ook via een maagsonde worden toegediend (zie rubriek 5.2 en 6.6).
Kinderen en adolescenten met een gewicht van 30 kg tot 50 kg
Rivaroxaban Accord is voor oraal gebruik.
De patiënt moet worden geadviseerd de tablet door te slikken met vloeistof. De tablet moet ook met voedsel worden ingenomen (zie rubriek 5.2). De tabletten moeten met een interval van ongeveer 24 uur worden ingenomen.
Ingeval de patiënt de dosis onmiddellijk uitspuugt of binnen 30 minuten na innemen van de dosis braakt, moet een nieuwe dosis worden gegeven. Als de patiënt echter meer dan 30 minuten na de dosis braakt, mag de dosis niet opnieuw worden toegediend en moet de volgende dosis zoals gepland worden ingenomen.
De tablet mag niet worden gebroken om te proberen een deel van een tabletdosis te geven.
Vermalen van tabletten
Voor patiënten die niet in staat zijn om de hele tabletten door te slikken, moeten andere geneesmiddelen die rivaroxaban-granulaat voor orale suspensie bevatten worden gebruikt. Als de orale suspensie niet onmiddellijk beschikbaar is en er zijn doses van 15 mg of 20 mg rivaroxaban voorgeschreven, dan kunnen deze worden gegeven door de tablet van 15 mg of 20 mg vlak vóór gebruik te vermalen en te mengen met water of appelmoes, en oraal toe te dienen. De vermalen tablet mag ook via een neus-maagsonde of maagsonde worden toegediend (zie rubriek 5.2 en 6.6).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve klinisch significante bloeding.
Letsel of een aandoening, die beschouwd wordt als een significant risico op een ernstige bloeding. Hierbij kan het gaan om huidige of recente zweervorming in het maag-darmkanaal, aanwezigheid van maligne neoplasmata met een hoog bloedingsrisico, recent hersen- of spinaalletsel, recente hersenoperatie of een spinale of oftalmologische operatie, recente intracraniale bloeding, bekende of vermoede slokdarmvarices, arterioveneuze malformaties, vasculaire aneurysmata of ernstige intraspinale of intracerebrale vaatafwijkingen.
Gelijktijdige behandeling met andere antistollingsmiddelen, zoals niet-gefractioneerde heparine (UFH), laagmoleculairgewichtheparines (enoxaparine, dalteparine enz.), heparine derivaten (fondaparinux enz.), orale antistollingsmiddelen (warfarine, dabigatran etexilaat, apixaban, enz.) wordt niet aanbevolen tenzij in het specifieke geval dat er van antistollingsmiddel wordt gewisseld (zie rubriek 4.2) of als UFH wordt gegeven in een dosering die nodig is om een centrale veneuze of arteriële katheter open te houden (zie rubriek 4.5).
Leveraandoening gepaard gaande met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 5.2).
Zwangerschap en borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Klinische bewaking in lijn met de praktijk van antistollingsbehandeling wordt gedurende de gehele behandelperiode aanbevolen.
Risico op bloedingen
Zoals bij andere antistollingsmiddelen, dienen patiënten die Rivaroxaban Accord gebruiken zorgvuldig gecontroleerd te worden op tekenen van een bloeding. Het wordt aanbevolen om bij een verhoogd risico op bloedingen dit met voorzichtigheid te gebruiken. Toediening van Rivaroxaban Accord dient gestaakt te worden als er ernstige bloedingen optreden (zie rubriek 4.9).
In klinische onderzoeken werden bloedingen van slijmvliezen (bijvoorbeeld epistaxis, gingivaal, gastro-intestinaal, urogenitaal, met inbegrip van abnormale vaginale of toegenomen menstruele bloedingen) en anemie vaker gezien tijdens een langdurige behandeling met rivaroxaban, in vergelijking met een behandeling met VKA. Daarom kan, naast een adequaat klinisch toezicht, laboratoriumonderzoek van het hemoglobine/hematocriet van waarde zijn voor het ontdekken van occult bloedverlies en voor het kwantificeren van de klinische relevantie van manifest bloedverlies, indien dit geschikt wordt geacht.
Verschillende subgroepen van patiënten, zoals hieronder beschreven, hebben een verhoogd risico op bloedingen. Deze patiënten moeten na aanvang van de behandeling nauwgezet worden gecontroleerd op klachten en symptomen van complicaties veroorzaakt door bloedingen en anemie (zie rubriek 4.8). Bij elke onverklaarbare daling van hemoglobine of van de bloeddruk moet gezocht worden naar een bloedingslocatie.
Hoewel voor de behandeling met rivaroxaban geen routinematige controle nodig is van de blootstelling, kan het meten van de rivaroxabanconcentratie met een gekalibreerde kwantitatieve anti-factor-Xa-bepaling in uitzonderlijke gevallen zinvol zijn, als informatie over de rivaroxabanblootstelling kan bijdragen in het nemen van klinische beslissingen, bijv. bij overdosering en spoedoperatie (zie rubriek 5.1 en 5.2).
Pediatrische patiënten
Er zijn beperkte gegevens beschikbaar van kinderen met cerebraal veneuze en sinustrombose die een CZS-infectie hebben (zie rubriek 5.1). Het risico op een bloeding dient zowel vóór als tijdens de behandeling met rivaroxaban zorgvuldig geëvalueerd te worden.
Nierinsufficiëntie
Bij volwassen patiënten met ernstige nierinsufficiëntie (creatinineklaring < 30 ml/min) kunnen de plasmaconcentraties van rivaroxaban significant zijn verhoogd (gemiddeld met een factor 1,6), wat kan leiden tot een verhoogd risico op bloedingen. Voorzichtigheid is geboden wanneer Rivaroxaban Accord door patiënten met creatinineklaring 15-29 ml/min wordt gebruikt. Het gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min (zie rubriek 4.2 en 5.2). Bij patiënten met nierinsufficiëntie die gelijktijdig geneesmiddelen krijgen die de plasmaconcentraties van rivaroxaban verhogen moet Rivaroxaban Accord met voorzichtigheid worden gebruikt (zie rubriek 4.5).
Rivaroxaban Accord wordt niet aanbevolen bij kinderen en adolescenten met matige of ernstige nierinsufficiëntie (glomerulaire filtratiesnelheid < 50 ml/min/1,73 m2), omdat er geen klinische gegevens beschikbaar zijn.
Interactie met andere geneesmiddelen
Het gebruik van Rivaroxaban Accord wordt niet aanbevolen bij patiënten die gelijktijdig een systemische behandeling met azol-antimycotica (zoals ketoconazol, itraconazol, voriconazol en posaconazol) of hiv-proteaseremmers (bijv. ritonavir) krijgen. De werkzame bestanddelen van deze middelen zijn sterke remmers van zowel CYP3A4 als P-glycoproteïne (Pgp) en kunnen daarom de plasmaconcentraties rivaroxaban in klinisch relevante mate verhogen (gemiddeld met een factor 2,6), wat kan leiden tot een verhoogd risico op bloedingen. Er zijn geen klinische gegevens beschikbaar over kinderen die gelijktijdig een systemische behandeling met sterke remmers van zowel CYP3A4 als Pgp krijgen (zie rubriek 4.5).
Zorgvuldigheid is vereist als patiënten gelijktijdig worden behandeld met geneesmiddelen die de hemostase beïnvloeden, zoals niet-steroïde ontstekingsremmers (NSAID's), acetylsalicylzuur en trombocytenaggregatieremmers of selectieve serotonine-heropnameremmers (SSRI’s) en serotonine-norepinefrine-heropnameremmers (SNRI’s). Bij patiënten met een risico op een ulceratieve gastro-intestinale aandoening kan een geschikte profylactische behandeling worden overwogen (zie rubriek 4.5).
Andere risicofactoren voor bloedingen
Zoals bij andere antitrombotica, wordt rivaroxaban niet aanbevolen bij patiënten met een verhoogd risico op bloedingen, zoals bij:
- aangeboren en verworven bloedingsstoornissen
- ernstige arteriële hypertensie die niet onder controle is
- andere gastro-intestinale ziekten zonder actieve ulceratie die potentieel kunnen leiden tot bloedingscomplicaties (bijv. inflammatoire darmziekten, oesofagitis, gastritis en gastro-oesofageale refluxziekte)
- vasculaire retinopathie
- bronchiëctasie of een voorgeschiedenis van pulmonale bloeding
Patiënten met kanker
Patiënten met een maligne ziekte kunnen tegelijkertijd een hoger risico hebben op bloedingen en trombose. Het individuele voordeel van antitrombotische behandeling moet worden afgewogen tegen het risico op bloedingen bij patiënten met actieve kanker, afhankelijk van de tumorlocatie, de antineoplastische therapie en het stadium van de ziekte. Tumoren in het maag-darmkanaal of het urogenitale kanaal zijn in verband gebracht met een verhoogd risico op bloedingen tijdens behandeling met rivaroxaban.
Bij patiënten met maligne neoplasmata met een hoog risico op bloedingen is het gebruik van rivaroxaban gecontra-indiceerd (zie rubriek 4.3).
Patiënten met een klepprothese
Rivaroxaban mag niet worden gebruikt voor tromboprofylaxe bij patiënten die recent een transkatheter-aortaklepvervanging (TAVR) hebben ondergaan. De veiligheid en werkzaamheid van rivaroxaban zijn niet onderzocht bij patiënten met een klepprothese; daarom zijn er geen gegevens die ondersteunen dat rivaroxaban adequate antistolling biedt in deze patiëntenpopulatie. Behandeling met Rivaroxaban Accord wordt voor deze patiënten niet aanbevolen.
Patiënten met non-valvulair atriumfibrilleren die PCI met stentplaatsing ondergaan Er zijn klinische gegevens beschikbaar van een interventionele studie met als primair doel de veiligheid bij patiënten met non-valvulair atriumfibrilleren die PCI met stentplaatsing ondergaan, te beoordelen. Gegevens over effectiviteit in deze populatie zijn beperkt (zie rubriek 4.2 en 5.1). Er zijn geen gegevens beschikbaar over zulke patiënten die daarbij een voorgeschiedenis hebben van beroerte of TIA.
Hemodynamisch instabiele PE-patiënten of patiënten die trombolyse of pulmonale embolectomie nodig hebben
Rivaroxaban Accord wordt niet aanbevolen als een alternatief voor niet-gefractioneerde heparine bij patiënten met pulmonale embolie die hemodynamische instabiel zijn of die mogelijk trombolyse of pulmonale embolectomie moeten ondergaan, omdat de veiligheid en werkzaamheid van rivaroxaban niet zijn vastgesteld in deze klinische situaties.
Patiënten met antifosfolipidesyndroom
Direct werkende oraal in te nemen antistollingsmiddelen zoals rivaroxaban worden niet aanbevolen bij patiënten met een voorgeschiedenis van trombose en de diagnose antifosfolipidesyndroom. In het bijzonder bij patiënten die drievoudig positief zijn (voor lupusanticoagulans, anticardiolipine-antilichamen en anti-bèta 2-glycoproteïne 1-antilichamen) zou een behandeling met direct werkende oraal in te nemen antistollingsmiddelen in verband kunnen worden gebracht met een verhoogd aantal recidiverende trombosevoorvallen in vergelijking met een behandeling met vitamine K-antagonisten.
Spinale/epidurale anesthesie of punctie
Wanneer neuraxiale anesthesie (spinale/epidurale anesthesie) of een spinale/epidurale punctie wordt uitgevoerd, lopen patiënten die behandeld worden met antitrombotische middelen ter preventie van trombo-embolische complicaties risico op het ontwikkelen van een epiduraal of spinaal hematoom dat kan leiden tot langdurige of permanente verlamming. Het risico hierop kan verhoogd zijn door postoperatief gebruik van epidurale verblijfskatheters of gelijktijdig gebruik van geneesmiddelen die de hemostase beïnvloeden. Het risico kan ook verhoogd zijn door een traumatische of herhaaldelijke epidurale of spinale puncties. Patiënten moeten regelmatig worden gecontroleerd op klachten en symptomen van neurologische stoornissen (bv. gevoelloosheid of verzwakking van de benen, darm- of blaasdisfunctie). Als neurologische aantasting wordt opgemerkt, is een dringende diagnose en behandeling nodig. Voorafgaand aan neuraxiale interventie moet de arts de potentiële baten en de risico’s afwegen bij patiënten die behandeld worden met antistollingsmiddelen of behandeld gaan worden met antistollingsmiddelen voor tromboprofylaxe. Er is geen klinische ervaring met het gebruik van 15 mg rivaroxaban in deze situaties.
Om het potentiële risico op bloedingen te verminderen bij gelijktijdig gebruik van rivaroxaban en neuraxiale (epidurale/spinale) anesthesie of een spinale punctie, dient rekening te worden gehouden met het farmacokinetische profiel van rivaroxaban.
Het plaatsen of verwijderen van een epidurale katheter of een lumbale punctie kan het beste worden uitgevoerd als het anticoagulerende effect van rivaroxaban als laag wordt ingeschat. Het exacte moment waarop het anticoagulerende effect voldoende laag is bij iedere patiënt is echter niet bekend moet worden afgewogen tegen de urgentie van een diagnostische procedure. Gebaseerd op de algemene PK karakteristieken moet minimaal 2x de halfwaardetijd verstrijken voor het verwijderen van een epidurale katheter, d.w.z. minstens 18 uur bij jonge volwassen patiënten en 26 uur bij oudere patiënten na de laatste toediening van rivaroxaban (zie rubriek 5.2).Na verwijdering van de katheter moet er ten minste 6 uur verstrijken voordat de volgende dosis rivaroxaban wordt toegediend.
In het geval van traumatische punctie, moet de toediening van rivaroxaban worden uitgesteld met 24 uur.
Er zijn geen gegevens beschikbaar over het moment van plaatsing of verwijdering van een neuraxiale katheter bij kinderen tijdens behandeling met Rivaroxaban Accord. In zulke gevallen moet behandeling met rivaroxaban worden gestaakt en moet een kortwerkend parenteraal antistollingsmiddel worden overwogen.
Doseringsaanbevelingen vóór en na invasieve ingrepen en chirurgische interventie Als een invasieve ingreep of chirurgische interventie nodig is, dient Rivaroxaban Accord 15 mg minimaal 24 uur vóór de interventie te worden gestopt, indien dit mogelijk is en gebaseerd op het klinische oordeel van de arts.
Als de ingreep niet kan worden uitgesteld, dient het verhoogde risico van bloeding te worden afgewogen tegen de urgentie van de interventie.
Rivaroxaban Accord dient zo snel mogelijk na de invasieve ingreep of chirurgische interventie weer te worden gestart, op voorwaarde dat de klinische toestand dit toestaat en de behandelend arts heeft vastgesteld dat adequate hemostase is bereikt (zie rubriek 5.2).
Oudere patiënten
Op hogere leeftijd kan het risico op bloedingen toenemen (zie rubriek 5.2).
Huidreacties
Ernstige huidreacties, waaronder het Stevens-Johnson-syndroom/toxische epidermale necrolyse en het DRESS-syndroom, zijn waargenomen gedurende postmarketingsurveillance, geassocieerd met het gebruik van rivaroxaban (zie rubriek 4.8). Patiënten lijken het hoogste risico op deze reacties te hebben aan het begin van de behandeling: het begin van de reactie viel in de meerderheid van de gevallen in de eerste paar weken van de behandeling. Rivaroxaban moet onmiddellijk worden gestaakt bij de eerste verschijnselen van ernstige huiduitslag (in grootte toenemende, intense uitslag en/of blaarvorming), of enige andere tekenen van overgevoeligheid en het gelijktijdig optreden van mucosale laesies.
Informatie over hulpstoffen
Rivaroxaban Accord bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet en is dus in wezen ‘natriumvrij’.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
De mate van interacties bij pediatrische patiënten is niet bekend. Voor pediatrische patiënten moet rekening worden gehouden met de hieronder vermelde gegevens over interacties die verkregen zijn bij volwassenen en de waarschuwingen in rubriek 4.4.
CYP3A4- en Pgp-remmers
Gelijktijdige toediening van rivaroxaban en ketoconazol (400 mg eenmaal daags) of ritonavir (600 mg tweemaal daags) leidde tot een 2,6-voudige / 2,5-voudige verhoging van de gemiddelde AUC-waarde voor rivaroxaban en een 1,7-voudige / 1,6-voudige verhoging van de gemiddelde Cmax-waarde voor rivaroxaban, met significante stijgingen van de farmacodynamische effecten, wat kan leiden tot een verhoogd risico op bloedingen. Het gebruik van rivaroxaban wordt daarom niet aanbevolen bij patiënten die gelijktijdig een systemische behandeling met azol-antimycotica, zoals ketoconazol, itraconazol, voriconazol en posaconazol, of hiv-proteaseremmers krijgen. Deze werkzame stoffen zijn sterke remmers van zowel CYP3A4 als Pgp (zie rubriek 4.4).
Werkzame stoffen die slechts één van de eliminatieroutes van rivaroxaban, nl. CYP3A4 of Pgp, sterk remmen, kunnen in mindere mate de plasmaconcentraties van rivaroxaban verhogen. Claritromycine (500 mg tweemaal daags), dat wordt gezien als een sterke CYP3A4-remmer en matige Pgp-remmer, leidde bijvoorbeeld tot een 1,5-voudige verhoging van de gemiddelde AUC-waarde van rivaroxaban en een 1,4-voudige verhoging van de Cmax-waarde. De interactie met claritromycine is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten. (Voor patiënten met nierinsufficiëntie: zie rubriek 4.4).
Erytromycine (500 mg driemaal daags), dat een matig sterke remmer is van CYP3A4 en Pgp, leidde tot een 1,3-voudige verhoging van de gemiddelde AUC-waarde en van de Cmax voor rivaroxaban. De interactie met erytromycine is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten.
Bij personen met lichte nierinsufficiëntie leidde erytromycine (driemaal daags 500 mg) tot een stijging van de gemiddelde AUC van rivaroxaban met een factor 1,8 en een stijging van de Cmax met een factor 1,6 ten opzichte van personen met een normale nierfunctie. Bij personen met een matige nierinsufficiëntie leidde erytromycine tot een stijging van de gemiddelde AUC van rivaroxaban met een factor 2,0 en een stijging van de Cmax met een factor 1,6 ten opzichte van personen met een normale nierfunctie. Het effect van erytromycine is additief op het effect van nierinsufficiëntie (zie rubriek 4.4).
Fluconazol (eenmaal daags 400 mg), dat wordt beschouwd als een matig sterke CYP3A4-remmer, leidde tot een 1,4-voudige stijging van de gemiddelde AUC-waarde van rivaroxaban en een 1,3-voudige stijging van de gemiddelde Cmax. De interactie met fluconazol is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten. (Voor patiënten met nierinsufficiëntie: zie rubriek 4.4).
Gezien de beperkte beschikbaarheid van klinische gegevens met dronedarone, dient gelijktijdige toediening met rivaroxaban te worden vermeden.
Anticoagulantia
Na gecombineerde toediening van enoxaparine (enkelvoudige dosis 40 mg) en rivaroxaban (enkelvoudige dosis 10 mg) werd een additief effect tegen stollingsfactor Xa-activiteit waargenomen, zonder enig extra effect op stollingstesten (PT, APTT). Enoxaparine had geen effect op de farmacokinetiek van rivaroxaban.
Vanwege het verhoogde risico op bloedingen is voorzichtigheid geboden bij het gelijktijdig behandelen van patiënten met andere anticoagulantia (zie rubriek 4.3 en 4.4).
NSAID's/trombocytenaggregatieremmers
Er werd geen klinisch relevante verlenging van de bloedingstijd waargenomen na gelijktijdige toediening van rivaroxaban (15 mg) en 500 mg naproxen. Desondanks kunnen er personen zijn die een meer uitgesproken farmacodynamische respons vertonen.
Er zijn geen klinisch significante farmacokinetische of farmacodynamische interacties waargenomen wanneer rivaroxaban gelijktijdig werd toegediend met 500 mg acetylsalicylzuur. Clopidogrel (300 mg oplaaddosis, gevolgd door 75 mg onderhoudsdosis) vertoonde geen farmacokinetische interactie met rivaroxaban (15 mg), maar in een subgroep patiënten werd een relevante verlenging van de bloedingstijd waargenomen die niet samenhing met de trombocytenaggregatie of met de gehaltes van P-selectine of GPIIb/IIIa-receptor. Zorgvuldigheid is vereist als patiënten gelijktijdig worden behandeld met NSAID's (inclusief acetylsalicylzuur) en trombocytenaggregatieremmers, omdat het voor deze geneesmiddelen kenmerkend is dat zij het risico op bloedingen verhogen (zie rubriek 4.4).
SSRI’s/SNRI’s
Evenals bij andere anticoagulantia het geval is, kunnen patiënten een verhoogd risico hebben op een bloeding bij gelijktijdig gebruik met SSRI’s of SNRI’s vanwege het gemelde effect van SSRI’s en SNRI’s op trombocyten. Bij gelijktijdig gebruik in het klinische programma van rivaroxaban werden in alle behandelingsgroepen numeriek hogere percentages van een ernstige of niet-ernstige klinisch relevante bloeding waargenomen.
Warfarine
Wanneer patiënten overschakelden van de vitamine K-antagonist warfarine (INR 2,0 tot 3,0) op rivaroxaban (20 mg) of van rivaroxaban (20 mg) op warfarine (INR 2,0 tot 3,0), werd de protrombinetijd/INR (Neoplastine) meer dan additief verhoogd (individuele INR-waarden tot 12 kunnen worden waargenomen), terwijl de effecten op APTT, remming van de activiteit van factor Xa en de endogene trombinepotentiaal additief waren.
Als het wenselijk is om tijdens de overschakelingsperiode de farmacodynamische effecten van rivaroxaban te testen, kunnen de anti-factor-Xa-activiteit, PiCT en Heptest worden gebruikt, aangezien deze testen niet worden beïnvloed door warfarine. Op de vierde dag na de laatste dosis warfarine gaven alle testen (met inbegrip van PT, APTT, remming van factor Xa-activiteit en ETP) uitsluitend het effect van rivaroxaban weer.
Als het wenselijk is om tijdens de overschakelingsperiode de farmacodynamische effecten van warfarine te testen, kan de INR worden gemeten bij de Ctrough-waarde van rivaroxaban (24 uur na de voorgaande inname van rivaroxaban), aangezien deze test op dat moment minimaal wordt beïnvloed door rivaroxaban.
Er is geen farmacokinetische interactie waargenomen tussen warfarine en rivaroxaban.
CYP3A4-inductoren
Gelijktijdige toediening van rivaroxaban en de sterke CYP3A4-inductor rifampicine leidde tot een afname van de gemiddelde AUC-waarde voor rivaroxaban met ongeveer 50%, met overeenkomstige afname van de farmacodynamische effecten. Gelijktijdig gebruik van rivaroxaban met andere sterke CYP3A4-inductoren (bijv. fenytoïne, carbamazepine, fenobarbital of sint-janskruid (Hypericum perforatum)) kan ook leiden tot lagere plasmaconcentraties rivaroxaban. Daarom dient gelijktijdige toediening van sterke CYP3A4-inductoren te worden vermeden, tenzij de patiënt nauwlettend wordt geobserveerd op het optreden van klachten en symptomen van trombose.
Andere gelijktijdige behandelingen
Er zijn geen klinisch significante farmacokinetische of farmacodynamische interacties waargenomen wanneer rivaroxaban gelijktijdig werd toegediend met midazolam (substraat van CYP3A4), digoxine (substraat van Pgp), atorvastatine (substraat van CYP3A4 en Pgp) of omeprazol (protonpompremmer). Rivaroxaban remt noch induceert belangrijke isovormen van CYP, zoals CYP3A4.
Laboratoriumparameters
Zoals verwacht, worden stollingsparameters (bijv. PT, APTT, Heptest) beïnvloed door de werking van rivaroxaban (zie rubriek 5.1).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
De veiligheid en werkzaamheid van rivaroxaban zijn niet vastgesteld bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Vanwege de mogelijke reproductietoxiciteit, het inherente risico op bloedingen en de aanwijzingen dat rivaroxaban de placenta passeert, is rivaroxaban gecontra-indiceerd bij zwangerschap (zie rubriek 4.3). Vrouwen die zwanger kunnen worden, dienen zwangerschap te voorkomen tijdens de behandeling met rivaroxaban.
Borstvoeding
De veiligheid en werkzaamheid van rivaroxaban zijn niet vastgesteld bij vrouwen die borstvoeding geven. Dieronderzoek duidt erop dat rivaroxaban wordt uitgescheiden in de moedermelk. Daarom is rivaroxaban gecontra-indiceerd in de periode dat een vrouw borstvoeding geeft (zie rubriek 4.3). Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met rivaroxaban moet worden gestaakt dan wel niet moet worden ingesteld.
Vruchtbaarheid
Er zijn geen specifieke studies uitgevoerd met rivaroxaban om de effecten op de vruchtbaarheid bij mensen te onderzoeken. In een studie naar de mannelijke en vrouwelijke vruchtbaarheid bij ratten werden geen effecten gezien (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Rivaroxaban heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bijwerkingen als syncope (frequentie: soms) en duizeligheid (frequentie: vaak) zijn gemeld (zie rubriek 4.8). Patiënten die deze bijwerkingen ervaren, mogen niet rijden en geen machines bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van rivaroxaban is beoordeeld in dertien fase III-hoofdonderzoeken (zie Tabel 1).
In totaal werden 69.608 volwassen patiënten in negentien fase III-onderzoeken en 488 pediatrische patiënten in twee fase II-onderzoeken en twee fase III-onderzoeken blootgesteld aan rivaroxaban.
Tabel 1: Aantal onderzochte patiënten, totale dagelijkse dosis en maximale behandelingsduur in fase III-onderzoeken bij volwassenen en kinderen
| Indicatie | Aantal patiënten* | Totale dagelijkse dosis | Maximale behandelingsduur |
| Preventie van veneuze trombo-embolie (VTE) bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergingen | 6.097 | 10 mg | 39 dagen |
| Preventie van VTE bij medisch zieke patiënten | 3.997 | 10 mg | 39 dagen |
| Behandeling van diep-veneuze trombose (DVT), pulmonale embolie (PE) en preventie van recidieven | 6.790 | Dag 1-21: 30 mg Dag 22 en daarna: 20 mg Na ten minste 6 maanden: 10 mg of 20 mg | 21 maanden |
| Indicatie | Aantal patiënten* | Totale dagelijkse dosis | Maximale behandelingsduur |
Behandeling van VTE en preventie van recidief VTE bij voldragen neonaten en kinderen jonger dan 18 jaar na aanvang van een standaard antistollingsbehandeling | 329 | Dosis aangepast aan het lichaamsgewicht om een blootstelling te bereiken die vergelijkbaar is met de blootstelling waargenomen bij volwassenen die voor DVT werden behandeld met 20 mg rivaroxaban eenmaal daags | 12 maanden |
| Preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren | 7.750 | 20 mg | 41 maanden |
| Preventie van atherotrombotische complicaties bij patiënten na een acuut coronair syndroom (ACS) | 10.225 | Respectievelijk 5 mg of 10 mg samen met óf ASA óf ASA plus clopidogrel of ticlopidine | 31 maanden |
| Preventie van atherotrombotische complicaties bij patiënten met CHZ/PAV | 18.244 | 5 mg samen met ASA, of 10 mg alleen | 47 maanden |
| 3.256** | 5 mg samen met ASA | 42 maanden |
*Patiënten blootgesteld aan ten minste één dosis rivaroxaban
**Afkomstig van het VOYAGER PAD-onderzoek
De vaakst gemelde bijwerkingen bij patiënten die rivaroxaban kregen, waren bloedingen (Tabel 2) (zie ook rubriek 4.4 en ‘Beschrijving van bepaalde bijwerkingen’ hieronder). De vaakst gemelde bloedingen waren epistaxis (4,5%) en hemorragie van het maag-darmkanaal (3,8%).
Tabel 2: Frequentie van voorvallen van bloedingen* en anemie bij patiënten die aan rivaroxaban werden blootgesteld in alle voltooide fase III-onderzoeken bij volwassenen en kinderen
| Indicatie | Om het even welke bloeding | Anemie |
Preventie van veneuze trombo-embolie (VTE) bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergingen | 6,8% van de patiënten | 5,9% van de patiënten |
| Preventie van veneuze trombo-embolie bij medisch zieke patiënten | 12,6% van de patiënten | 2,1% van de patiënten |
| Behandeling van DVT, PE en preventie van recidieven | 23% van de patiënten | 1,6% van de patiënten |
| Behandeling van VTE en preventie van recidief VTE bij voldragen | 39,5% van de patiënten | 4,6% van de patiënten |
| Indicatie | Om het even welke bloeding | Anemie |
| neonaten en kinderen jonger dan 18 jaar na aanvang van een standaard antistollingsbehandeling | ||
Preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren | 28 per 100 patiëntjaren | 2,5 per 100 patiëntjaren |
| Preventie van atherotrombotische complicaties bij patiënten na een ACS | 22 per 100 patiëntjaren | 1,4 per 100 patiëntjaren |
| Preventie van atherotrombotische complicaties bij patiënten met CHZ/PAV | 6,7 per 100 patiëntjaren | 0,15 per 100 patiëntjaren** |
8,38 per 100 patiëntjaren | 0,74 per 100 patiëntjaren***# |
* Voor alle onderzoeken met rivaroxaban worden alle bloedingsvoorvallen verzameld, gerapporteerd en beoordeeld.
** In het COMPASS-onderzoek is de incidentie van anemie laag, omdat er een selectieve methode voor het verzamelen van bijwerkingen werd gebruikt.
*** Een selectieve methode voor het verzamelen van bijwerkingen werd gebruikt # Afkomstig van het VOYAGER PAD-onderzoek
Bijwerkingen weergegeven in tabelvorm
De frequenties van bijwerkingen die werden gemeld met rivaroxaban bij volwassen en pediatrische patiënten staan per systeem/orgaanklasse (volgens MedDRA) en per frequentie weergegeven in Tabel 3 hieronder.
De frequenties worden als volgt gedefinieerd:
zeer vaak > 1/10
vaak: ≥ 1/100, < 1/10
soms: ≥ 1/1.000, < 1/100
zelden: ≥ 1/10.000, < 1/1.000
zeer zelden: < 1/10.000
niet bekend: kan met de beschikbare gegevens niet worden bepaald
Tabel 3: Alle bijwerkingen die zijn gemeld bij volwassen patiënten in klinische fase III-studies of tijdens postmarketinggebruik* en bij pediatrische patiënten in twee fase II-studies en twee fase III-studies
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | |||||||||
| Bloed- en lymfestelselaandoeningen | |||||||||||||
| Anemie (incl. betreffende laboratorium-waarden) | Trombocytose (incl. verhoogde plaatjestelling) A, trombocytopenie | ||||||||||||
| Immuunsysteemaandoeningen | |||||||||||||
Allergische reactie, allergische dermatitis, angio-oedeem en allergisch oedeem | Anafylactische reacties, inclusief anafylactische shock | ||||||||||||
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | ||||||||||
| Zenuwstelselaandoeningen | ||||||||||||||
| Duizeligheid, hoofdpijn | Cerebrale en intracraniale hemorragie, syncope | |||||||||||||
| Oogaandoeningen | ||||||||||||||
| Hemorragie van de ogen (incl. conjunctivale hemorragie) | ||||||||||||||
| Hartaandoeningen | ||||||||||||||
| Tachycardie | ||||||||||||||
| Bloedvataandoeningen | ||||||||||||||
| Hypotensie, hematoom | ||||||||||||||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||||||||||||||
| Epistaxis, bloed ophoesten | Eosinofiele longontsteking | |||||||||||||
| Maagdarmstelselaandoeningen | ||||||||||||||
Tandvleesbloedin g, hemorragie van het maag-darmkanaal (incl. rectale hemorragie), abdominale en gastro-intestinale pijn, dyspepsie, misselijkheid, obstipatieA, diarree, brakenA | Droge mond | |||||||||||||
| Lever- en galaandoeningen | ||||||||||||||
| Verhoogde transaminases | Leverfunctiestoor nissen, verhoogd bilirubine, verhoogde alkalische fosfatase in het bloedA, verhoogd gammaglutamyltr ansferase (GGT)A | Geelzucht, verhoogd geconjugeerd bilirubine (al dan niet gepaard gaande met verhoogde ALAT-waarden), cholestase, hepatitis (incl. hepatocellulaire schade) | ||||||||||||
| Huid- en onderhuidaandoeningen | ||||||||||||||
Pruritus (incl. zeldzame gevallen van gegeneraliseerde pruritus), huiduitslag, ecchymose, cutane en subcutane hemorragie | Urticaria | Stevens-Johnson-syndroom/ toxische epidermale necrolyse, DRESS-syndroo m | ||||||||||||
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | ||||||||||
| Skeletspierstelsel- en bindweefselaandoeningen | ||||||||||||||
Pijn in de extremiteiten A | Hemartrose | Spierhemorragie | Compartiment-syndroom secundair aan een bloeding | |||||||||||
| Nier- en urinewegaandoeningen | ||||||||||||||
Urogenitale hemorragie (incl. hematurie en menorragieB), verminderde nierfunctie (incl. verhoogd bloedcreatinine, verhoogd bloedureum) | Nierfalen/acuut nierfalen secundair aan een bloeding welke kan leiden tot hypoperfusie, nefropathie gerelateerd aan antistollingsmidd el | |||||||||||||
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||||||||||||||
KoortsA, perifeer oedeem, verminderde algehele kracht en energie (incl. vermoeidheid en asthenie) | Zich onwel voelen (incl. malaise) | Gelokaliseerd oedeemA | ||||||||||||
| Onderzoeken | ||||||||||||||
Verhoogd LDHA, verhoogd lipaseA, verhoogd amylaseA | ||||||||||||||
| Letsels, intoxicaties en verrichtingscomplicaties | ||||||||||||||
Postprocedurele hemorragie (incl. postoperatieve anemie en wondhemorragie) , contusie, wondsecretieA | Vasculair pseudoaneurysma C | |||||||||||||
A: waargenomen bij preventie van VTE bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergaan
B: waargenomen bij behandeling van DVT, PE en preventie van recidieven als zeer vaak bij vrouwen < 55 jaar
C: waargenomen als soms bij preventie van atherotrombotische complicaties bij patiënten na een ACS (na een percutane coronaire interventie)
* In geselecteerde fase III-onderzoeken werd een vooraf gespecificeerde, selectieve methode voor het verzamelen van bijwerkingen gebruikt. De incidentie van bijwerkingen nam niet toe en na analyse van deze onderzoeken werd geen nieuwe bijwerking vastgesteld.
Beschrijving van bepaalde bijwerkingen
Vanwege het farmacologische werkingsmechanisme kan het gebruik van rivaroxaban geassocieerd zijn met een verhoogd risico op occulte of duidelijke bloedingen in elk weefsel of orgaan, die kunnen leiden tot posthemorragische anemie. De klachten, symptomen en ernst (inclusief fatale afloop) variëren afhankelijk van de locatie en de mate of uitgebreidheid van de bloeding en/of anemie (zie rubriek 4.9 ‘Behandeling van een bloeding’). In de klinische onderzoeken werden bloedingen van slijmvliezen (bijvoorbeeld epistaxis, gingivaal, gastro-intestinaal, urogenitaal, met inbegrip van abnormale vaginale of toegenomen menstruele bloedingen) en anemie vaker gezien tijdens een langdurige behandeling met rivaroxaban, in vergelijking met een behandeling met een VKA. Daarom kan, naast een adequaat klinisch toezicht, laboratoriumonderzoek van het hemoglobine/hematocriet van waarde zijn voor het ontdekken van occult bloedverlies en voor het kwantificeren van de klinische relevantie van manifest bloedverlies, indien dit geschikt wordt geacht.
Het risico op bloedingen kan verhoogd zijn bij bepaalde patiëntengroepen, bijvoorbeeld bij patiënten met ernstige arteriële hypertensie die niet onder controle is en/of die gelijktijdig een behandeling krijgen die de hemostase beïnvloedt (zie rubriek 4.4 'Risico op bloedingen'). Menstruele bloedingen kunnen intensiever worden en/of langer duren. Bloedingscomplicaties kunnen zich uiten in zwakte, bleekheid, duizeligheid, hoofdpijn of onverklaarde zwelling, dyspnoe en onverklaarde shock. In sommige gevallen zijn symptomen van cardiale ischemie zoals angina pectoris als gevolg van anemie waargenomen.
Bekende complicaties als gevolg van een ernstige bloeding, zoals compartimentsyndroom en nierfalen als gevolg van hypoperfusie of nefropathie gerelateerd aan antistollingsmiddel, zijn gemeld voor rivaroxaban. Daarom moet bij de beoordeling van de conditie van patiënten die worden behandeld met anticoagulantia altijd de mogelijkheid van een bloeding worden overwogen.
Pediatrische patiënten
Behandeling van VTE en preventie van recidief VTE
De veiligheidsbeoordeling bij kinderen en adolescenten is gebaseerd op de veiligheidsgegevens van twee open-label fase II-studies en één open-label fase III-studie met actieve comparator bij pediatrische patiënten vanaf de geboorte tot een leeftijd jonger dan 18 jaar. Doorgaans waren de veiligheidsbevindingen voor de diverse pediatrische leeftijdsgroepen vergelijkbaar tussen rivaroxaban en de comparator. Over het geheel genomen was het veiligheidsprofiel bij de 412 kinderen en adolescenten die met rivaroxaban werden behandeld, vergelijkbaar met het veiligheidsprofiel dat is waargenomen bij de volwassen populatie en was het consistent voor alle leeftijdssubgroepen, hoewel de beoordeling beperkt is vanwege het kleine aantal patiënten.
Bij pediatrische patiënten werden hoofdpijn (zeer vaak; 16,7%), koorts (zeer vaak; 11,7%), epistaxis (zeer vaak; 11,2%), braken (zeer vaak; 10,7%), tachycardie (vaak; 1,5%), verhoogd bilirubine (vaak; 1,5%) en verhoogd geconjugeerd bilirubine (soms; 0,7%) frequenter gemeld dan bij volwassenen. In overeenstemming met de volwassen populatie werd menorragie na menarche waargenomen bij 6,6% (vaak) van de vrouwelijke adolescenten. Trombocytopenie, zoals waargenomen in de postmarketingervaring bij de volwassen populatie, kwam vaak (4,6%) voor in klinische studies met kinderen. De bijwerkingen bij pediatrische patiënten waren voornamelijk licht tot matig ernstig.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Bij volwassenen zijn zeldzame gevallen van overdosering tot maximaal 1.960 mg gemeld. In geval van overdosering moet de patiënt zorgvuldig worden gecontroleerd op bloedingscomplicaties of andere bijwerkingen (zie hieronder “Behandeling van een bloeding”). Er zijn beperkte gegevens beschikbaar bij kinderen. Vanwege gelimiteerde absorptie wordt een plafond-effect zonder verdere stijging van de gemiddelde plasmaconcentratie verwacht bij supratherapeutische doses van 50 mg rivaroxaban of meer bij volwassenen, maar er zijn geen gegevens beschikbaar over supratherapeutische doses bij kinderen.
Een specifiek reverterend middel (andexanet alfa) dat de farmacodynamische effecten van rivaroxaban tegengaat is beschikbaar voor volwassenen, maar is niet vastgelegd voor kinderen (zie de samenvatting van de productkenmerken van andexanet alfa).
Gebruik van actieve kool om de absorptie te verminderen kan in geval van overdosering van rivaroxaban worden overwogen.
Behandeling van een bloeding
Mocht een bloedingcomplicatie optreden bij een patiënt die rivaroxaban krijgt, dan dient de volgende inname van rivaroxaban te worden uitgesteld of de behandeling te worden gestaakt, naargelang wat passend wordt geacht. Rivaroxaban heeft een halfwaardetijd van ongeveer 5 tot 13 uur bij volwassenen. De halfwaardetijd bij kinderen, geschat met benaderingen van farmacokinetische populatiemodellering, is korter (zie rubriek 5.2). Behandeling dient per patiënt te worden afgestemd op basis van de ernst en locatie van de hemorragie. Gepaste symptomatische behandeling kan naar behoefte worden gegeven, zoals mechanische compressie (bijv. voor ernstige epistaxis), chirurgische hemostase met procedures voor het onder controle brengen van bloedingen, suppletie van vocht en hemodynamische ondersteuning, bloedproducten (erytrocytenconcentraat of fresh frozen plasma, afhankelijk van de geassocieerde anemie of coagulopathie) of bloedplaatjes. Als een bloeding niet onder controle gebracht kan worden door bovengenoemde maatregelen, dient toediening van, hetzij een specifieke factor Xa-remmer-reverterend middel (andexanet alfa), dat de farmacodynamische effecten van rivaroxaban tegengaat, of een specifiek procoagulans, zoals protrombinecomplex-concentraat (PCC), geactiveerd protrombinecomplex-concentraat (APCC) of recombinant-factor VIIa (rFVIIa), te worden overwogen. Er is echter momenteel zeer weinig klinische ervaring met het gebruik van deze geneesmiddelen bij volwassenen en kinderen die rivaroxaban krijgen. De aanbeveling is ook gebaseerd op beperkte niet-klinische gegevens. Herdosering van recombinant-factor VIIa moet worden overwogen en getitreerd afhankelijk van de verbetering van de bloeding. Bij ernstige bloedingen moet een consult bij een stollingsexpert worden overwogen, indien deze op lokatie aanwezig is (zie rubriek 5.1).
Protaminesulfaat en vitamine K hebben naar verwachting geen invloed op de antistollingswerking van rivaroxaban. Er is beperkte ervaring met tranexaminezuur en geen ervaring met aminocapronzuur en aprotinine bij volwassenen die rivaroxaban krijgen. Er is geen ervaring over het gebruik van deze middelen bij kinderen die rivaroxaban krijgen. Er is geen wetenschappelijke grond voor de werkzaamheid van, noch ervaring met het gebruik van systemische hemostaticum desmopressine bij personen die rivaroxaban krijgen. Vanwege de hoge binding aan plasma-eiwitten is rivaroxaban naar verwachting niet dialyseerbaar.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antitrombotische middelen, directe factor Xa remmers, ATC code: B01AF01
Werkingsmechanisme
Rivaroxaban is een zeer selectieve directe factor Xa-remmer met orale biologische beschikbaarheid. Remming van factor Xa onderbreekt de intrinsieke en extrinsieke route van de bloedstollingscascade, met als gevolg remming van zowel de trombineformatie als de stolselvorming. Rivaroxaban remt trombine (geactiveerd factor II) niet en er is geen effect op bloedplaatjes aangetoond.
Farmacodynamische effecten
Er werd een dosisafhankelijke remming van factor Xa-activiteit waargenomen bij de mens. De protrombinetijd (PT) wordt dosisafhankelijk beïnvloed door rivaroxaban, en heeft een hoge correlatie met de plasmaconcentraties (r-waarde 0,98) wanneer Neoplastine in de bepaling wordt gebruikt. Andere reagentia zullen andere resultaten opleveren. De aflezing van de PT dient in seconden te gebeuren, omdat de INR alleen is gekalibreerd en gevalideerd voor cumarinen en niet kan worden gebruikt voor andere anticoagulantia.
Bij patiënten die rivaroxaban kregen voor de behandeling van DVT en PE en de preventie van recidieven varieerden de 5/95 percentielen voor PT (Neoplastine) 2-4 uur na inname van de tablet (d.w.z. op het tijdstip van maximaal effect) voor tweemaal daags 15 mg rivaroxaban van 17 tot 32 s en voor eenmaal daags 20 mg rivaroxaban van 15 tot 30 s. Voor de dalwaarde (8-16 uur na inname van de tablet) varieerden de 5/95 percentielen voor tweemaal daags 15 mg van 14 tot 24 s en voor eenmaal daags 20 mg (18-30 uur na inname van de tablet) van 13 tot 20 s.
Bij patiënten met non-valvulair atriumfibrilleren die rivaroxaban kregen voor de preventie van CVA en systemische embolie varieerden de 5/95 percentielen voor PT (Neoplastine) 1-4 uur na inname van de tablet (d.w.z. op het moment van maximaal effect) bij de patiënten behandeld met eenmaal daags 20 mg van 14 s tot 40 s en bij patiënten met matige nierinsufficiëntie die werden behandeld met eenmaal daags 15 mg van 10 s tot 50 s. Voor de dalwaarde (16-36 uur na inname van de tablet) varieerden de 5/95 percentielen bij patiënten die werden behandeld met eenmaal daags 20 mg van 12 tot 26 s en bij patiënten met matige nierinsufficiëntie die werden behandeld met eenmaal daags 15 mg van 12 tot 26 s.
In een klinische farmacologische studie naar het terugdraaien van de farmacodynamische effecten van rivaroxaban bij gezonde volwassen proefpersonen (n = 22), werden de effecten van een eenmalige dosis (50 IU/kg) van 2 verschillende typen PCC’s, een 3-factor PCC (Factor II, IX en X) en een 4-factor PCC (Factor II, VII, IX en X), onderzocht. De 3-factor PCC verlaagde de gemiddelde Neoplastin PT-waarden met circa 1,0 seconde binnen 30 minuten, vergeleken met een verlaging van ongeveer 3,5 seconden die waargenomen werd bij de 4-factor PCC. Daarentegen had de 3-factor PCC een groter en sneller algemeen effect op het terugdraaien van veranderingen in endogene trombineaanmaak dan de 4-factor PCC (zie rubriek 4.9).
De activated partial thromboplastin time (aPTT) en Heptest worden ook dosisafhankelijk verlengd; deze worden echter niet aanbevolen om het farmacodynamische effect van rivaroxaban te beoordelen. Het is niet nodig om stollingsparameters te bewaken tijdens behandeling met rivaroxaban in de klinische praktijk. Indien echter klinisch geïndiceerd kunnen de rivaroxabanspiegels worden gemeten met gekalibreerde kwantitatieve anti-factor-Xa-testen (zie rubriek 5.2).
Pediatrische patiënten
PT (neoplastinereagens), APTT en anti-Xa-assay (met een gekalibreerde kwantitatieve test) geven bij kinderen een nauwe correlatie met plasmaconcentraties. De correlatie tussen anti-Xa en plasmaconcentraties is lineair met een helling dicht bij 1. Individuele discrepanties met hogere of lagere anti-Xa-waarden, vergeleken met de overeenstemmende plasmaconcentraties, kunnen voorkomen. Tijdens een klinische behandeling met rivaroxaban hoeven stollingsparameters niet routinematig te worden gecontroleerd. Indien echter klinisch geïndiceerd, kunnen rivaroxabanconcentraties worden gemeten met gekalibreerde kwantitatieve anti-factor Xa-testen in mcg/l (zie Tabel 13 in rubriek 5.2 voor bereiken van waargenomen plasmaconcentraties van rivaroxaban bij kinderen). Er moet rekening worden gehouden met de onderste grens van kwantificaties wanneer de anti-Xa-test wordt gebruikt voor het kwantificeren van plasmaconcentraties van rivaroxaban bij kinderen. Er is geen drempel vastgelegd voor werkzaamheids- of veiligheidsvoorvallen.
Klinische werkzaamheid en veiligheid
Preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren Het klinische programma met rivaroxaban is opgezet om de werkzaamheid van rivaroxaban voor de preventie van CVA en systemische embolie aan te tonen bij patiënten met non-valvulair atriumfibrilleren.
In het dubbelblinde hoofdonderzoek ROCKET AF werd aan 14.264 patiënten ofwel eenmaal daags 20 mg rivaroxaban (eenmaal daags 15 mg voor patiënten met een creatinineklaring van 30-49 ml/min) gegeven, ofwel warfarine, getitreerd tot een streef-INR-waarde van 2,5 (therapeutisch bereik 2,0 tot 3,0). De mediane tijd dat patiënten werden behandeld bedroeg 19 maanden en de totale behandelduur was tot 41 maanden.
34,9% van de patiënten werd behandeld met acetylsalicylzuur en 11,4% werd behandeld met een klasse III-antiaritmicum, waaronder amiodaron.
Rivaroxaban was non-inferieur aan warfarine voor het primaire, samengestelde eindpunt van CVA en niet-CZS systemische embolie. In de populatie per-protocol, on treatment, kwamen CVA en systemische embolie voor bij 188 patiënten behandeld met rivaroxaban (1,71% per jaar) en bij 241 patiënten behandeld met warfarine (2,16% per jaar) (HR 0,79; 95%-BI, 0,66-0,96; p < 0,001 voor non-inferioriteit). Bij alle gerandomiseerde patiënten, geanalyseerd op basis van ‘intention-to-treat’ (ITT), kwamen primaire events voor bij 269 patiënten behandeld met rivaroxaban (2,12% per jaar) en bij 306 patiënten behandeld met warfarine (2,42% per jaar) (HR 0,88; 95%-BI, 0,74-1,03; p < 0,001 voor non-inferioriteit, p = 0,117 voor superioriteit). De resultaten voor de secundaire eindpunten zoals die zijn getest in hiërarchische volgorde in de ITT-analyse zijn weergegeven in Tabel 4. Bij patiënten in de warfarinegroep waren de INR-waarden gemiddeld 55% van de tijd (mediaan 58%; interkwartielafstand 43 tot 71) in de therapeutische range (2,0 tot 3,0). Het effect van rivaroxaban verschilde niet tussen centra gegroepeerd in kwartielen van gelijke grootte naar het niveau van de TTR (Time in Target INR Range van 2,0-3,0) (p = 0,74 voor interactie). In centra in het hoogste kwartiel was de hazardratio (HR) van rivaroxaban versus warfarine 0,74 (95%-BI, 0,94-1,12) De incidentiepercentages voor de belangrijkste veiligheidsresultaten (ernstige en niet-ernstige klinisch relevante bloeding) waren ongeveer hetzelfde voor beide behandelgroepen (zie Tabel 5).
Tabel 4: Resultaten met betrekking tot de werkzaamheid uit fase III-onderzoek ROCKET AF
| Onderzoekspopulatie | ITT-analyse van werkzaamheid bij patiënten met niet-valvulair atriumfibrilleren | ||
| Behandeldosering | Rivaroxaban eenmaal daags 20 mg (eenmaal daags 15 mg voor patiënten met matige nierinsufficiëntie) Event rate (100 pat.jr.) | Warfarine getitreerd tot streef-INR-waarde van 2,5 (therapeutisch bereik 2,0 tot 3,0) Event rate (100 pat.jr.) | HR (95%-BI) p-waarde voor superioriteit |
| CVA en niet-CZS systemische embolie | 269 (2,12) | 306 (2,42) | 0,88 (0,74-1,03) 0,117 |
CVA, niet-CZS systemische embolie en vasculair overlijden | 572 (4,51) | 609 (4,81) | 0,94 (0,84-1,05) 0,265 |
CVA, niet-CZS systemische embolie, vasculair overlijden en MI | 659 (5,24) | 709 (5,65) | 0,93 (0,83-1,03) 0,158 |
| CVA | 253 (1,99) | 281 (2,22) | 0,90 (0,76-1,07) 0,221 |
| Niet-CZS systemische embolie | 20 (0,16) | 27 (0,21) | 0,74 (0,42-1,32) 0,308 |
| MI | 130 (1,02) | 142 (1,11) | 0,91 (0,72-1,16) 0,464 |
Tabel 5: Resultaten met betrekking tot de veiligheid uit fase III-onderzoek ROCKET AF
| Onderzoekspopulatie | Patiënten met non-valvulair atriumfibrillerena) | ||
| Behandeldosering | Rivaroxaban eenmaal daags 20 mg (eenmaal daags 15 mg voor patiënten met matige nierinsufficiëntie) Event rate (100 pat.jr.) | Warfarine getitreerd tot streef-INR-waarde van 2,5 (therapeutisch bereik 2,0 tot 3,0) Event rate (100 pat.jr.) | HR (95%-BI) p-waarde |
| Ernstige en niet-ernstige klinisch relevante bloeding | 1.475 (14,91) | 1.449 (14,52) | 1,03 (0,96-1,11) 0,442 |
| Ernstige bloeding | 395 (3,60) | 386 (3,45) | 1,04 (0,90-1,20) 0,576 |
| Overlijden door bloeding* | 27 (0,24) | 55 (0,48) | 0,50 (0,31-0,79) 0,003 |
| Kritisch-orgaanbloeding* | 91 (0,82) | 133 (1,18) | 0,69 (0,53-0,91) 0,007 |
| Intracraniale hemorragie* | 55 (0,49) | 84 (0,74) | 0,67 (0,47-0,93) 0,019 |
| Hemoglobinedaling* | 305 (2,77) | 254 (2,26) | 1,22 (1,03-1,44) 0,019 |
Transfusie van 2 of meer eenheden erytrocytenconcentraat of volbloed* | 183 (1,65) | 149 (1,32) | 1,25 (1,01-1,55) 0,044 |
| Niet-ernstige klinisch relevante bloeding | 1.185 (11,80) | 1.151 (11,37) | 1,04 (0,96-1,13) 0,345 |
| Mortaliteit, alle oorzaken | 208 (1,87) | 250 (2,21) | 0,85 (0,70-1,02) 0,073 |
- a) Veiligheidspopulatie, on treatment
* Nominaal significant
In aanvulling op het fase III-onderzoek ROCKET-AF werd een prospectief, post-autorisatie, non-interventie, open-label cohortstudie (XANTUS) met één behandelarm uitgevoerd met centrale beoordeling van de uitkomsten waaronder trombo-embolieën en ernstige bloedingen. 6.704 patiënten met niet-valvulair atriumfibrilleren waren geïncludeerd voor de preventie in de klinische praktijk van beroerte en systemische embolieën buiten het centrale zenuwstelsel (CZS). De gemiddelde CHADS2-score was 1,9 en de HAS-BLED-score was 2,0 in XANTUS, vergeleken met een gemiddelde CHADS2- en HAS-BLED-score van respectievelijk 3,5 en 2,8 in ROCKET-AF. Ernstige bloedingen kwamen voor bij 2,1 per 100 patiëntjaren. Fatale bloedingen werden gemeld bij 0,2 per 100 patiëntjaren en intracraniale bloedingen bij 0,4 per 100 patiëntjaren. Beroerte of niet-CZS systemische embolieën werden vastgesteld bij 0,8 per 100 patiëntjaren.
Deze observaties in de klinische praktijk komen overeen met het vastgestelde veiligheidsprofiel voor deze indicatie.
In een niet-conventionele studie na toelating van het geneesmiddel werd rivaroxaban voorgeschreven voor de preventie van beroertes en systemische embolieën aan meer dan 162.000 patiënten met non-valvulair atriumfibrilleren uit vier landen. De frequentie per 100 patiëntenjaren voor ischemische beroertes was 0,70 (95%-BI 0,44-1,13). De frequentie per 100 patiëntenjaren van bloedingen die tot ziekenhuisopname leidden, was 0,43 (95%-BI 0,31-0,59) voor intracraniële bloeding, 1,04 (95%-BI 0,65-1,66) voor gastro-intestinale bloeding en 0,40 (95%-BI 0,25-0,65) voor overige bloedingen.
Patiënten die cardioversie ondergaan
Bij 1.504 patiënten met non-valvulair atriumfibrilleren die gepland waren voor cardioversie werd een prospectieve, gerandomiseerde, open-label, multicenter, verkennende studie uitgevoerd met geblindeerde eindpuntevaluatie (X-VERT) ter vergelijking van rivaroxaban en VKA met dosisaanpassing ter preventie van cardiovasculaire events. De geïncludeerde patiënten waren wel of niet eerder behandeld met orale antistolling en werden 2:1 gerandomiseerd naar rivaroxaban of VKA. Er werd TEE-geleide (1-5 dagen voorbehandeling) of conventionele cardioversie (minimaal drie weken voorbehandeling) toegepast. Het primaire eindpunt voor de werkzaamheid (alle beroertes, TIA’s, niet-CZS systemische embolieën, myocardinfarct (MI) en cardiovasculaire sterfgevallen) trad op bij 5 (0,5%) patiënten in de rivaroxaban-groep (n = 978) en 5 (1,0%) patiënten in de VKA-groep (n = 492, relatief risico (RR) 0,50; 95%-BI: 0,15-1,73; aangepaste ITT-populatie). De belangrijkste veiligheidsuitkomst (ernstige bloeding) kwam voor bij 6 (0,6 %) patiënten in de rivaroxaban-groep (n = 988) en bij 4 (0,8%) patiënten in de VKA-groep (n = 499) (RR 0,76; 95%-BI: 0,21-2,67; veiligheidspopulatie). Deze verkennende studie heeft vergelijkbare werkzaamheid en veiligheid aangetoond tussen groepen die behandeld werden met rivaroxaban en VKA rondom cardioversie.
Patiënten met non-valvulair atriumfibrilleren die PCI met stentplaatsing ondergaan. Een gerandomiseerde, open-label, multicenter studie (PIONEER AF-PCI) werd uitgevoerd bij 2.124 patiënten met non-valvulair atriumfibrilleren die PCI met stentplaatsing ondergingen vanwege primaire atherosclerose om de veiligheid tussen twee rivaroxaban behandelregimes en een VKA behandelregime te vergelijken. Patiënten werden willekeurig toegewezen op een 1:1:1 manier voor een behandeling van totaal 12 maanden. Patiënten met een voorgeschiedenis van beroerte of TIA werden uitgesloten.
Groep 1 ontving 15 mg rivaroxaban eenmaal daags (10 mg eenmaal daags bij patiënten met creatinineklaring van 30-49 ml/min) plus een P2Y12-remmer. Groep 2 ontving rivaroxaban 2,5 mg tweemaal daags plus DAPT (dual antiplatelet therapy, d.w.z. clopidogrel 75 mg [of een andere P2Y12-remmer] plus lage dosering acetylsalicylzuur [ASA]) gedurende 1, 6 of 12 maanden gevolgd door rivaroxaban 15 mg (of 10 mg voor patiënten met creatinineklaring 30-49 ml/min) eenmaal daags plus lage dosering ASA. Groep 3 ontving VKA op INR-geleide plus DAPT gedurende 1, 6 of 12 maanden, gevolgd door VKA op INR-geleide plus lage dosering ASA.
Het primaire veiligheidseindpunt, klinisch significante bloedingen, kwam voor bij 109 (15,7%), 117 (16,6%) en 167 (24,0%) patiënten in respectievelijk groep 1, groep 2 en groep 3 (respectievelijk HR 0,59; 95%-BI: 0,47-0.76; p < 0,001, en HR 0,63; 95%-BI: 0,50-0,80; p < 0,001). Het secundaire eindpunt (samengesteld eindpunt van cardiovasculaire voorvallen: cardiovasculair overlijden, MI of beroerte) kwam voor bij 41 (5,9%), 36 (5,1%), en 36 (5,2%) patiënten in respectievelijk groep 1, groep 2 en groep 3. Elk van de rivaroxaban behandelregimes liet een significante reductie zien van klinisch significante bloedingen vergeleken met het VKA behandelregime bij patiënten met non-valvulair atriumfibrilleren die een PCI met stentplaatsing ondergingen.
Het primaire doel van PIONEER AF-PCI was om de veiligheid te beoordelen. Gegevens over effectiviteit (inclusief trombo-embolische voorvallen) in deze populatie zijn beperkt.
Behandeling van DVT en PE, en preventie van recidief DVT en PE
Het klinische programma met rivaroxaban is opgezet om de werkzaamheid van rivaroxaban bij de initiële en de voortgezette behandeling van acute DVT en PE en bij de preventie van recidieven aan te tonen.
Meer dan 12.800 patiënten werden onderzocht in vier gerandomiseerde, gecontroleerde, klinische fase III-onderzoeken (Einstein DVT, Einstein PE, Einstein Extension en Einstein Choice) en additioneel werd een vooraf bepaalde gepoolde analyse van de Einstein DVT- en Einstein PE-onderzoeken uitgevoerd. De totale, gecombineerde behandelduur was in alle onderzoeken tot maximaal 21 maanden.
In het Einstein DVT-onderzoek werden 3.449 patiënten met acute DVT onderzocht voor de behandeling van DVT en de preventie van recidief DVT en PE (patiënten met symptomatische PE werden van dit onderzoek uitgesloten). De behandelduur bedroeg 3, 6 of 12 maanden en was afhankelijk van het klinische oordeel van de onderzoeker.
In de eerste 3 weken van de behandeling van acute DVT werd tweemaal daags 15 mg rivaroxaban toegediend. Dit werd gevolgd door eenmaal daags 20 mg rivaroxaban.
In het Einstein PE-onderzoek werden 4.832 patiënten met acuut PE onderzocht voor de behandeling van PE en de preventie van recidief DVT en PE. De behandelduur bedroeg 3, 6 of 12 maanden en was afhankelijk van het klinisch oordeel van de onderzoeker.
In de eerste 3 weken van de behandeling van acute PE werd tweemaal daags 15 mg rivaroxaban toegediend. Dit werd gevolgd door eenmaal daags 20 mg rivaroxaban.
Bij zowel het Einstein DVT- als het Einstein PE-onderzoek bestond het behandelregime van de comparator uit enoxaparine dat ten minste 5 dagen werd toegediend in combinatie met een behandeling met een vitamine K-antagonist, totdat de PT/INR binnen het therapeutische bereik viel (≥ 2,0). De behandeling werd voortgezet met een vitamine K-antagonist, waarvan de dosis zo werd aangepast dat de PT/INR-waarden binnen het therapeutisch bereik van 2,0 tot 3,0 bleven.
In het Einstein Extension-onderzoek werden 1.197 patiënten met DVT of PE onderzocht voor de preventie van recidief DVT en PE. De behandelduur bedroeg een additionele 6 tot 12 maanden bij patiënten die reeds een behandeling van 6 tot 12 maanden voor een veneuze trombo-embolie hadden ondergaan en was afhankelijk van het klinische oordeel van de onderzoeker. Rivaroxaban eenmaal daags 20 mg werd vergeleken met placebo.
Einstein DVT, Einstein PE en Einstein Extension gebruikten dezelfde vooraf gedefinieerde primaire en secundaire eindpunten voor de werkzaamheid. Het primaire eindpunt voor de werkzaamheid was symptomatisch, recidief VTE, gedefinieerd als de samenstelling van recidief DVT of fatale of niet-fatale PE. Het secundaire eindpunt voor de werkzaamheid was gedefinieerd als de samenstelling van recidief DVT, niet-fatale PE en mortaliteit door alle oorzaken.
In het Einstein Choice-onderzoek werden 3.396 patiënten met bevestigde symptomatische DVT en/of PE die een antistollingsbehandeling van 6 tot 12 maanden hadden ondergaan, onderzocht voor de preventie van fatale PE of niet-fataal, symptomatisch recidief DVT of PE. Patiënten met een indicatie voor voortgezette antistollingsbehandeling met een therapeutische dosering werden uitgesloten van het onderzoek. De behandelduur was tot 12 maanden, afhankelijk van de individuele randomisatiedatum (mediaan: 351 dagen). Rivaroxaban eenmaal daags 20 mg en rivaroxaban eenmaal daags 10 mg werden vergeleken met eenmaal daags 100 mg acetylsalicylzuur.
Het primaire eindpunt voor de werkzaamheid was symptomatisch, recidief VTE, gedefinieerd als de samenstelling van recidief DVT of fatale of niet-fatale PE.
In het Einstein DVT-onderzoek (zie Tabel 6) werd aangetoond dat rivaroxaban non-inferieur was aan enoxaparine/VKA op basis van het primaire resultaat voor de werkzaamheid (p < 0,0001 (test voor non-inferioriteit); HR: 0,680 (0,443-1,042), p = 0,076 (test voor superioriteit)). Het vooraf gespecificeerde netto klinische voordeel (primaire resultaat voor de werkzaamheid plus ernstige bloeding) werd gerapporteerd met een HR van 0,67 ((95%-BI: 0,47-0,95), nominale p-waarde p = 0,027) ten gunste van rivaroxaban. Gemiddeld lagen de INR-waarden 60,3% van de tijd in de therapeutische range tijdens de gemiddelde behandelduur van 189 dagen en 55,4%, 60,1% en 62,8% van de tijd voor de groepen die respectievelijk 3, 6 en 12 maanden behandeling kregen toegewezen. In de enoxaparine/VKA-groep was er geen duidelijke relatie tussen het gemiddelde niveau van de TTR (Time in Target INR Range van 2,0-3,0) in centra gegroepeerd in tertielen van gelijke grootte en de incidentie van recidief VTE (p = 0,932 voor interactie). In centra in het hoogste tertiel was de HR van rivaroxaban versus warfarine 0,69 (95%-BI: 0,35-1,35).
De incidentiepercentages voor het primaire eindpunt voor veiligheid (ernstige of klinisch relevante niet-ernstige bloeding) en het secundaire eindpunt voor veiligheid (ernstige bloeding) waren in beide behandelgroepen ongeveer gelijk.
Tabel 6: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoekEinstein DVT
| Onderzoekspopulatie | 3.449 patiënten met symptomatische acute diepveneuze trombose | |
| Behandeldosering en -duur | Rivaroxabana) 3, 6 of 12 maanden N = 1.731 | Enoxaparine/VKAb) 3, 6 of 12 maanden N = 1.718 |
| Symptomatische recidief VTE* | 36 (2,1%) | 51 (3,0%) |
| Symptomatische recidief PE | 20 (1,2%) | 18 (1,0%) |
| Symptomatische recidief DVT | 14 (0,8%) | 28 (1,6%) |
| Symptomatische PE en DVT | 1 (0,1%) | 0 |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 4 (0,2%) | 6 (0,3%) |
| Ernstige of klinisch relevante niet-ernstige bloeding | 139 (8,1%) | 138 (8,1%) |
| Ernstige bloeding | 14 (0,8%) | 20 (1,2%) |
- a) Drie weken rivaroxaban tweemaal daags 15 mg en daarna eenmaal daags 20 mg
- b)
Ten minste 5 dagen enoxaparine in overlap met VKA, gevolgd door alleen VKA * p < 0,0001 (non-inferioriteit t.o.v. een vooraf gespecificeerde HR van 2,0); HR: 0,680 (0,443-
1,042), p = 0,076 (superioriteit)
In het Einstein PE-onderzoek (zie Tabel 7) werd aangetoond dat rivaroxaban non-inferieur was aan enoxaparine/VKA op basis van het primaire resultaat voor de werkzaamheid (p = 0,0026 (test voor non-inferioriteit); HR: 1,123 (0,749-1,684)). Het vooraf gespecificeerde netto klinische voordeel (primaire resultaat voor de werkzaamheid plus ernstige bloeding) werd gerapporteerd met een HR van 0,849 ((95%-BI: 0,633-1,139), nominale p-waarde p = 0,275). Gemiddeld lagen de INR-waarden 63% van de tijd in de therapeutische range tijdens de gemiddelde behandelduur van 215 dagen en 57%, 62% en 65% van de tijd voor de groepen die respectievelijk 3, 6 en 12 maanden behandeling kregen toegewezen. In de enoxaparine/VKA-groep was er geen duidelijke relatie tussen het gemiddelde niveau van de TTR (Time in Target INR Range van 2,0-3,0) in centra gegroepeerd in tertielen van gelijke grootte en de incidentie van recidief VTE (p = 0,082 voor interactie). In centra in het hoogste tertiel was de HR van rivaroxaban versus warfarine 0,642 (95%-BI: 0,277-1,484).
De incidentiepercentages voor het primaire eindpunt voor veiligheid (ernstige of klinisch relevante niet-ernstige bloeding) waren iets lager in de rivaroxaban behandelgroep (10,3% (249/2412)) dan in de enoxaparine/VKA-behandelgroep (11,4% (274/2405)). De incidentiepercentages voor het secundaire eindpunt voor veiligheid (ernstige bloeding) was lager in de rivaroxabangroep (1,1% (26/2412)) dan in de enoxaparine/VKA-groep (2,2% (52/2405)) met een HR van 0,493 (95%-BI: 0,308-0,789).
Tabel 7: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoek Einstein PE
| Onderzoekspopulatie | 4.832 patiënten met symptomatische acute PE | |
| Behandeldosering en -duur | Rivaroxabana) 3, 6 of 12 maanden N = 2.419 | Enoxaparine/VKAb) 3, 6 of 12 maanden N = 2.413 |
| Symptomatische recidief VTE* | 50 (2,1%) | 44 (1,8%) |
| Symptomatische recidief PE | 23 (1,0%) | 20 (0,8%) |
| Symptomatische recidief DVT | 18 (0,7%) | 17 (0,7%) |
| Symptomatische PE en DVT | 0 | 2 (< 0,1%) |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 11 (0,5%) | 7 (0,3%) |
| Ernstige of klinisch relevante niet-ernstige bloeding | 249 (10,3%) | 274 (11,4%) |
| Ernstige bloeding | 26 (1,1%) | 52 (2,2%) |
- a) Drie weken rivaroxaban tweemaal daags 15 mg en daarna eenmaal daags 20 mg
- b)
Ten minste 5 dagen enoxaparine in overlap met VKA, gevolgd door alleen VKA * p < 0,0026 (non-inferioriteit t.o.v. een vooraf gespecificeerde HR van 2,0); HR: 1,123 (0,749-
1,684)
Er is een vooraf gespecificeerde gepoolde analyse van het eindpunt van de Einstein DVT- en PE-onderzoeken uitgevoerd (zie Tabel 8).
Tabel 8: Resultaten met betrekking tot de werkzaamheid en veiligheid van de gepoolde analyse van fase III-onderzoeken Einstein DVT en Einstein PE
| Onderzoekspopulatie | 8.281 patiënten met symptomatische acute DVT of PE | |
| Behandeldosering en -duur | Rivaroxabana) 3, 6 of 12 maanden N = 4.150 | Enoxaparine/VKAb) 3, 6 of 12 maanden N = 4.131 |
| Symptomatische recidief VTE* | 86 (2,1%) | 95 (2,3%) |
| Symptomatische recidief PE | 43 (1,0%) | 38 (0,9%) |
| Symptomatische recidief DVT | 32 (0,8%) | 45 (1,1%) |
| Symptomatische PE en DVT | 1 (< 0,1%) | 2 (< 0,1%) |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 15 (0,4%) | 13 (0,3%) |
| Ernstige of klinisch relevante niet-ernstige bloeding | 388 (9,4%) | 412 (10,0%) |
| Ernstige bloeding | 40 (1,0%) | 72 (1,7%) |
- a) Drie weken rivaroxaban tweemaal daags 15 mg en daarna eenmaal daags 20 mg
- b)
Ten minste 5 dagen enoxaparine in overlap met VKA, gevolgd door alleen VKA * p < 0,0001 (non-inferioriteit t.o.v. de vooraf gespecificeerde HR van 1,75); HR: 0,886 (0,661-
1,186)
Het vooraf gespecificeerde netto klinische voordeel (primaire resultaat voor de werkzaamheid plus ernstige bloeding) van de gepoolde analyse werd gerapporteerd met een HR van 0,771 ((95%-BI: 0,614-0,967), nominale p-waarde p = 0,0244).
In het Einstein Extension-onderzoek (zie Tabel 9) was rivaroxaban superieur aan placebo op basis van de primaire en secundaire eindpunten voor werkzaamheid. Voor het primaire eindpunt voor veiligheid (ernstige bloeding) was er een niet-significante, numeriek hogere incidentie bij patiënten die werden behandeld met rivaroxaban eenmaal daags 20 mg dan bij placebo. Het secundaire eindpunt voor veiligheid (ernstige of klinisch relevante niet-ernstige bloeding) toonde hogere incidentiepercentages bij patiënten die werden behandeld met rivaroxaban eenmaal daags 20 mg dan bij placebo.
Tabel 9: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoek Einstein Extension
| Onderzoekspopulatie | 1.197 patiënten gingen door met de behandeling en preventie van recidief veneuze trombo-embolie | |
| Behandeldosering en -duur | Rivaroxabana) 6 of 12 maanden N = 602 | Placebo 6 of 12 maanden N = 594 |
| Symptomatische recidief VTE* | 8 (1,3%) | 42 (7,1%) |
| Symptomatische recidief PE | 2 (0,3%) | 13 (2,2%) |
| Symptomatische recidief DVT | 5 (0,8%) | 31 (5,2%) |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 1 (0,2%) | 1 (0,2%) |
| Ernstige bloeding | 4 (0,7%) | 0 (0,0%) |
| Klinisch relevante niet-ernstige bloeding | 32 (5,4%) | 7 (1,2%) |
- a) Rivaroxaban eenmaal daags 20 mg
* p < 0,0001 (superioriteit); HR: 0,185 (0,087-0,393)
In het Einstein Choice-onderzoek (zie Tabel 10) waren rivaroxaban 20 mg en 10 mg beide superieur t.o.v. 100 mg acetylsalicylzuur voor het primaire eindpunt voor werkzaamheid. Het belangrijkste eindpunt voor veiligheid (voorvallen van ernstige bloeding) was vergelijkbaar voor patiënten die werden behandeld met rivaroxaban eenmaal daags 20 mg, eenmaal daags 10 mg en 100 mg acetylsalicylzuur.
Tabel 10: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoek Einstein Choice
| Onderzoekspopulatie | 3.396 patiënten gingen door met de preventie van recidief veneuze trombo-embolie | ||
| Behandeldosering | Rivaroxaban eenmaal daags 20 mg N=1.107 | Rivaroxaban eenmaal daags 10 mg N=1.127 | ASA eenmaal daags 100 mg N=1.131 |
| Mediane behandelduur [interkwartiel bereik] | 349 [189-362] dagen | 353 [190-362] dagen | 350 [186-362] dagen |
| Symptomatische recidief VTE | 17 (1,5%)* | 13 (1,2%)** | 50 (4,4%) |
| Symptomatische recidief PE | 6 (0,5%) | 6 (0,5%) | 19 (1,7%) |
| Symptomatische recidief DVT | 9 (0,8%) | 8 (0,7%) | 30 (2,7%) |
| Onderzoekspopulatie | 3.396 patiënten gingen door met de preventie van recidief veneuze trombo-embolie | ||
| Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 2 (0,2%) | 0 | 2 (0,2%) |
| Symptomatische recidief VTE, MI, CVA, of niet-CZS systemische embolie | 19 (1,7%) | 18 (1,6%) | 56 (5,0%) |
| Ernstige bloeding | 6 (0,5%) | 5 (0,4%) | 3 (0,3%) |
| Klinisch relevante niet-ernstige bloeding | 30 (2,7%) | 22 (2,0%) | 20 (1,8%) |
| Symptomatische recidief VTE of ernstige bloeding (netto klinisch voordeel) | 23 (2,1%)+ | 17 (1,5%)++ | 53 (4,7%) |
* p < 0,001(superioriteit) rivaroxaban eenmaal daags 20 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,34 (0,20-0,59)
** p < 0,001 (superioriteit) rivaroxaban eenmaal daags 10 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,26 (0,14-0,47)
+ Rivaroxaban eenmaal daags 20 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,44 (0,27-0,71), p = 0,0009 (nominaal)
++ Rivaroxaban eenmaal daags 10 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,32 (0,18-0,55), p < 0,0001 (nominaal)
In aanvulling op het fase III EINSTEIN-programma werd een prospectief, non-interventie, open-label cohortstudie (XALIA) uitgevoerd met centrale beoordeling van de uitkomsten waaronder terugkerende VTE, ernstige bloedingen en overlijden. Er werden 5.142 patiënten met acute DVT geïncludeerd om het langetermijnveiligheidsprofiel van rivaroxaban te onderzoeken in vergelijking met de groep die antistollingsbehandeling ontving conform de standaardprocedure in de klinische praktijk. De percentages voor ernstige bloedingen, terugkerende VTE en mortaliteit ongeacht de oorzaak met rivaroxaban bedroegen respectievelijk 0,7%, 1,4% en 0,5%. Er was sprake van verschillen wat betreft patiëntkenmerken bij baseline zoals leeftijd, kanker en nierfunctiestoornis. Om de bij baseline gemeten verschillen te corrigeren werd een vooraf gespecificeerde gestratificeerde propensity-score analyse uitgevoerd maar desondanks kunnen de resultaten beïnvloed worden door resterende confounding. Gecorrigeerde HR's voor rivaroxaban in vergelijking met die voor standaardprocedures betreffende ernstige bloedingen, terugkerende VTE en mortaliteit ongeacht de oorzaak waren respectievelijk 0,77 (95%-BI 0,40-1,50), 0,91 (95%-BI 0,54-1,54) en 0,51 (95%-BI 0,24-1,07).
Deze resultaten die in de klinische praktijk werden waargenomen bij patiënten, komen overeen met het vastgestelde veiligheidsprofiel voor deze indicatie.
In een niet-conventionele studie na toelating van het geneesmiddel werd rivaroxaban voorgeschreven voor de behandeling of preventie van DVT en PE aan meer dan 40.000 patiënten uit vier landen, zonder voorgeschiedenis van kanker. De frequentie per 100 patiëntenjaren van symptomatisch/klinisch manifeste gevallen van VTE/trombo-embolitische voorvallen die tot ziekenhuisopname leidden, varieerde van 0,64 (95%-BI 0,40-0,97) in het VK tot 2,30 (95%-BI 2,11-2,51) in Duitsland. De frequentie per 100 patiëntenjaren van bloedingen die tot ziekenhuisopname leidden, was 0,31 (95-BI 0,23-0,42) voor intracraniële bloeding, 0,89 (95%-BI 0,67-1,17) voor gastro-intestinale bloeding, 0,44 (95%-BI 0,26-0,74) voor urogenitale bloeding en 0,41 (95%-BI 0,31-0,54) voor overige bloedingen.
Pediatrische patiënten
Behandeling van VTE en preventie van recidief VTE bij pediatrische patiënten In totaal werden 727 kinderen met bevestigde acute VTE, van wie 528 rivaroxaban kregen, bestudeerd in 6 open-label, multicenter onderzoeken bij kinderen. Een aan het lichaamsgewicht aangepaste dosering bij patiënten vanaf de geboorte tot jonger dan 18 jaar leidde tot een blootstelling aan rivaroxaban die vergelijkbaar is met de blootstelling waargenomen bij volwassen patiënten met DVT die werden behandeld met 20 mg rivaroxaban eenmaal daags, zoals bevestigd in het fase III-onderzoek (zie rubriek 5.2).
Het fase III-onderzoek EINSTEIN Junior was een gerandomiseerd, open-label, multicenter klinisch onderzoek met actieve comparator bij 500 pediatrische patiënten (vanaf de geboorte tot < 18 jaar) met bevestigde acute VTE. 276 kinderen hadden een leeftijd van 12 tot < 18 jaar, 101 kinderen een leeftijd van 6 tot < 12 jaar, 69 kinderen een leeftijd van 2 tot < 6 jaar en 54 kinderen waren < 2 jaar.
Index-VTE werd geclassificeerd als ofwel aan centraal veneuze katheter gerelateerde VTE (CVC-VTE; 90/335 patiënten in de rivaroxaban-groep en 37/165 patiënten in de comparatorgroep), cerebraal veneuze en sinustrombose (CVST; 74/335 patiënten in de rivaroxaban-groep en 43/165 patiënten in de comparatorgroep) en alle overige, waaronder DVT en PE (niet-CVC-VTE; 171/335 patiënten in de rivaroxaban-groep en 85/165 patiënten in de comparatorgroep). De meest voorkomende presentatie van indextrombose bij kinderen in de leeftijd van 12 tot < 18 jaar was niet-CVC-VTE bij 211 (76,4%); bij kinderen in de leeftijd van 6 tot < 12 jaar en in de leeftijd van 2 tot < 6 jaar was dat CVST bij respectievelijk 48 (47,5%) en 35 (50,7%); en bij kinderen < 2 jaar was dat CVC-VTE bij 37 (68,5%). In de rivaroxaban-groep zaten geen kinderen jonger dan 6 maanden met CVST. 22 van de patiënten met CVST had een CZS-infectie (13 patiënten in de rivaroxaban-groep en 9 patiënten in de comparatorgroep).
VTE was het gevolg van persisterende, tijdelijke of zowel persisterende als tijdelijke risicofactoren bij 438 (87,6%) kinderen.
Patiënten kregen een initiële behandeling met therapeutische doses van UFH, LMWH of fondaparinux gedurende ten minste 5 dagen en werden 2:1 gerandomiseerd naar ofwel de groep met aan het lichaamsgewicht aangepaste doses rivaroxaban of de groep met de comparator (heparines, VKA) gedurende een behandelperiode van 3 maanden in het hoofdonderzoek (1 maand voor kinderen < 2 jaar met CVC-VTE). Aan het einde van de behandelperiode in het hoofdonderzoek werd de bij baseline uitgevoerde diagnostische beeldvormingstest herhaald indien dit klinisch haalbaar was. Op dat moment kon de behandeling van het onderzoek worden gestaakt of, volgens het oordeel van de onderzoeker, worden voortgezet tot in totaal 12 maanden (voor kinderen < 2 jaar met CVC-VTE tot 3 maanden).
De belangrijkste werkzaamheidsuitkomst was symptomatische recidief VTE. De belangrijkste veiligheidsuitkomst was de samenstelling van ernstige bloeding en klinisch relevante niet-ernstige bloeding (clinically relevant non-major bleeding, CRNMB). Alle werkzaamheids- en veiligheidsuitkomsten werden centraal beoordeeld door een onafhankelijke commissie die geblindeerd was voor de toegewezen behandeling. De werkzaamheids- en veiligheidsresultaten worden weergegeven in Tabel 11 en Tabel 12 hieronder.
Recidief VTE kwam voor bij 4 van de 335 patiënten in de rivaroxaban-groep en bij 5 van de 165 patiënten in de groep met de comparator. De samenstelling van ernstige bloeding en CRNMB werd gerapporteerd bij 10 van de 329 patiënten (3%) die werden behandeld met rivaroxaban en bij 3 van de 162 patiënten (1,9%) die werden behandeld met de comparator. Het netto klinisch voordeel (symptomatische recidief VTE plus ernstige bloedingsvoorvallen) werd gemeld bij 4 van de 335 patiënten in de rivaroxaban-groep en bij 7 van de 165 patiënten in de groep met de comparator. Normalisering van de trombuslast bij herhaalde beeldvorming kwam voor bij 128 van de 335 patiënten die met rivaroxaban werden behandeld en bij 43 van de 165 patiënten in de groep met de comparator. Doorgaans waren deze bevindingen vergelijkbaar voor alle leeftijdsgroepen. Ernstige bloedingen kwamen voor bij 119 (36,2%) kinderen in de rivaroxaban-groep en bij 45 (27,8%) kinderen in de groep met de comparator.
Tabel 11: Werkzaamheidsresultaten aan het einde van de behandelperiode in het hoofdonderzoek
| Voorval | Rivaroxaban N = 335* | Comparator N = 165* |
| Recidief VTE (belangrijkste werkzaamheidsuitkomst) | 4 (1,2%; 95%-BI 0,4% - 3,0%) | 5 (3,0%; 95%-BI 1,2% - 6,6%) |
| Samenstelling: symptomatische recidief VTE + asymptomatische verergering op herhaalde beeldvorming | 5 (1,5%; 95%-BI 0,6% - 3,4%) | 6 (3,6%; 95%-BI 1,6% - 7,6%) |
| Samenstelling: symptomatische recidief VTE + asymptomatische verergering + geen verandering op herhaalde beeldvorming | 21 (6,3%; 95%-BI 4,0% - 9,2%) | 19 (11,5%; 95%-BI 7,3% - 17,4%) |
| Normalisering op herhaalde beeldvorming | 128 (38,2%; 95%-BI 33,0% - 43,5%) | 43 (26,1%; 95%-BI 19,8% - 33,0%) |
| Samenstelling: symptomatische recidief VTE + ernstige bloeding (netto klinisch voordeel) | 4 (1,2%; 95%-BI 0,4% - 3,0%) | 7 (4,2%; 95%-BI 2,0% - 8,4%) |
| Fatale of niet-fatale pulmonale embolie | 1 (0,3%; 95%-BI 0,0% - 1,6%) | 1 (0,6%; 95%-BI 0,0% - 3,1%) |
*FAS = volledige analyseset (full analysis set), alle kinderen die werden gerandomiseerd
Tabel 12: Veiligheidsresultaten aan het einde van de behandelperiode van het hoofdonderzoek
| Rivaroxaban N = 329* | Comparator N = 162* | |
| Samenstelling: ernstige bloeding + CRNMB (belangrijkste veiligheidsuitkomst) | 10 (3,0%; 95%-BI 1,6% - 5,5%) | 3 (1,9%; 95%-BI 0,5% - 5,3%) |
| Ernstige bloeding | 0 (0,0%; 95%-BI 0,0% - 1,1%) | 2 (1,2%; 95%-BI 0,2% - 4,3%) |
| Elke door de behandeling veroorzaakte bloeding | 119 (36,2%) | 45 (27,8%) |
*SAF = veiligheidsanalyseset (safety analysis set), alle kinderen die werden gerandomiseerd en ten minste 1 dosis van de onderzoeksmedicatie kregen
Het werkzaamheids- en veiligheidsprofiel van rivaroxaban was grotendeels vergelijkbaar tussen de pediatrische patiënten met VTE en de volwassen populatie met DVT/PE. Echter het aantal personen met een bloeding was hoger in de pediatrische populatie met VTE vergeleken met de volwassen populatie met DVT/PE.
Patiënten met een hoog risico van drievoudig positief antifosfolipidesyndroom In opdracht van de onderzoeker werd in een gerandomiseerde, multicenter open-labelstudie met geblindeerde eindpunttoekenning rivaroxaban vergeleken met warfarine bij patiënten met een voorgeschiedenis van trombose en de diagnose antifosfolipidesyndroom en met een hoog risico op trombo-embolische voorvallen (positief voor alle drie antifosfolipidetesten: lupusanticoagulans, anticardiolipine-antilichamen en anti-bèta 2-glycoproteïne 1-antilichamen). De studie werd voortijdig beëindigd na de opname van 120 patiënten wegens een te groot aantal voorvallen bij patiënten in de rivaroxabangroep. Gemiddelde follow-up was 569 dagen. 59 patiënten werden gerandomiseerd op rivaroxaban 20 mg (15 mg voor patiënten met een creatinineklaring (crCl) <50 mL/min) en 61 op warfarine (INR 2.0-3.0). Bij 12% van de patiënten die rivaroxaban kregen, deden zich trombo-embolische voorvallen voor (4 hersen- en 3 hartinfarcten). Onder patiënten die warfarine kregen, werden geen incidenten gemeld. Ernstige bloedingen deden zich voor bij 4 patiënten (7%) in de rivaroxabangroep en 2 patiënten (3%) in de warfarinegroep.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentiegeneesmiddel dat rivaroxaban bevat in alle subgroepen van pediatrische patiënten voor de preventie van trombo-embolieën (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
De volgende informatie is gebaseerd op de gegevens die voor volwassenen zijn verkregen. Rivaroxaban wordt snel geabsorbeerd, waarbij maximale concentraties (Cmax) 2-4 uur na het innemen van de tablet worden bereikt.
De orale absorptie van rivaroxaban is vrijwel volledig en de orale biologische beschikbaarheid is hoog (80-100%) voor de dosis van een tablet van 2,5 mg en 10 mg, ongeacht de nuchterheids-/voedingsconditie. Inname met voedsel heeft geen effect op de AUC of de Cmax van rivaroxaban bij de 2,5 mg en 10 mg dosis.
Vanwege een verminderde mate van absorptie werd een orale biologische beschikbaarheid van 66% vastgesteld voor de tablet van 20 mg onder nuchtere omstandigheden. Wanneer rivaroxaban 20 mg-tabletten met voedsel werden ingenomen, werden verhogingen van de gemiddelde AUC-waarde met 39% waargenomen ten opzichte van inname van tabletten onder nuchtere omstandigheden. Dit wijst op een vrijwel volledige absorptie en hoge orale biologische beschikbaarheid. Rivaroxaban 15 mg en 20 mg dienen met voedsel te worden ingenomen (zie rubriek 4.2).
De farmacokinetiek van rivaroxaban is bij benadering lineair tot aan ongeveer 15 mg eenmaal daags onder nuchtere omstandigheden. Wanneer de patiënt voedsel heeft ingenomen, vertoonden rivaroxaban 10 mg, 15 mg en 20 mg tabletten evenredige dosisafhankelijkheid. Bij hogere doses laat rivaroxaban oplossingsgelimiteerde absorptie zien met een verlaagde biologische beschikbaarheid en een verlaagde absorptiesnelheid bij een verhoogde dosis.
De variabiliteit in de farmacokinetiek van rivaroxaban is matig, waarbij de interindividuele variabiliteit (variatiecoëfficiënt %) tussen 30% en 40% ligt.
De absorptie van rivaroxaban is afhankelijk van de plaats waar het in het maag-darmkanaal vrijkomt. Er is een afname van de AUC en de Cmax van respectievelijk 29% en 56% gerapporteerd ten opzichte van tabletten, wanneer rivaroxaban-granulaat vrijkomt in het proximale deel van de dunne darm. De blootstelling is nog meer verlaagd wanneer rivaroxaban vrijkomt in het distale deel van de dunne darm of in het colon ascendens. Daarom dient toediening van rivaroxaban distaal van de maag te worden vermeden, omdat dit kan leiden tot verlaagde absorptie en hieraan gerelateerde verlaagde blootstelling aan rivaroxaban.
De biologische beschikbaarheid (AUC en Cmax) was, ten opzichte van een hele tablet, vergelijkbaar voor 20 mg oraal toegediend rivaroxaban als vermalen tablet, gemengd met appelmoes, of opgelost in water en toegediend via een maagsonde, gevolgd door een vloeibare maaltijd. Gezien het voorspelbare, dosisafhankelijke farmacokinetische profiel van rivaroxaban, zijn de resultaten van dit onderzoek met betrekking tot de biologische beschikbaarheid waarschijnlijk ook van toepassing op lagere doses van rivaroxaban.
Pediatrische patiënten
Kinderen kregen rivaroxaban-tabletten of -suspensie voor oraal gebruik tijdens of kort na de voeding of inname van voedsel en met een gebruikelijke portie vloeistof om zeker te zijn van een betrouwbare toediening bij kinderen. Zoals bij volwassenen wordt rivaroxaban bij kinderen snel geabsorbeerd na orale toediening van de formulering als tablet of als granulaat voor orale suspensie. Tussen de formulering van tablet en die van granulaat voor orale suspensie werd geen verschil in de absorptiesnelheid of in de mate van absorptie waargenomen. Er zijn geen farmacokinetische gegevens na intraveneuze toediening bij kinderen beschikbaar, waardoor de absolute biologische beschikbaarheid van rivaroxaban bij kinderen niet bekend is. Er werd een verlaging van de relatieve biologische beschikbaarheid voor toenemende doses (in mg/kg lichaamsgewicht) vastgesteld, wat duidt op absorptiebeperkingen voor hogere doses, zelfs bij inname met voedsel. Rivaroxaban 15 mg tabletten moeten via de voeding of met voedsel worden ingenomen (zie rubriek 4.2).
Distributie
De binding aan plasma-eiwitten bij volwassenen is hoog, ongeveer 92% tot 95%, waarbij serumalbumine de belangrijkste bindende component is. Het distributievolume is matig met een Vss van ongeveer 50 liter.
Pediatrische patiënten
Er zijn geen gegevens specifiek voor kinderen beschikbaar over binding van rivaroxaban aan plasma-eiwit. Er zijn geen farmacokinetische gegevens na intraveneuze toediening van rivaroxaban bij kinderen beschikbaar. Vss, geschat met farmacokinetische populatiemodellering bij kinderen (leeftijdsbereik 0 tot < 18 jaar) na orale toediening van rivaroxaban, is afhankelijk van het lichaamsgewicht en kan worden beschreven met een allometrische functie, met een gemiddelde van 113 l voor een persoon met een lichaamsgewicht van 82,8 kg.
Biotransformatie en eliminatie
Bij volwassenen ondergaat ongeveer 2/3 van de toegediende dosis rivaroxaban een metabolische afbraak, waarvan de helft geëlimineerd wordt via de renale en de andere helft via de fecale route. Het resterende 1/3 deel van de toegediende dosis ondergaat directe uitscheiding als onveranderde werkzame verbinding via de urine, hoofdzakelijk via actieve renale secretie. Rivaroxaban wordt gemetaboliseerd via CYP3A4, CYP2J2 en CYP-onafhankelijke mechanismen. Oxidatieve degradatie van de morfolinonegroep en hydrolyse van de amidebindingen zijn de belangrijkste aangrijpingspunten bij de biotransformatie. Uit in-vitro-onderzoeken is gebleken dat rivaroxaban een substraat is van de transporteiwitten Pgp (P-glycoproteïne) en BCRP (breast cancer resistance protein).
In humaan plasma is onveranderd rivaroxaban de belangrijkste component, zonder belangrijke of actieve circulerende metabolieten. Met een systemische klaring van ongeveer 10 l/u kan rivaroxaban worden geclassificeerd als stof met lage klaring. Na intraveneuze toediening van een 1 mg dosis is de eliminatiehalfwaardetijd ongeveer 4,5 uur. Na orale toediening wordt de eliminatie gelimiteerd door de absorptiesnelheid. Eliminatie van rivaroxaban uit plasma vindt bij jonge mensen plaats met terminale halfwaardetijden van 5 tot 9 uur en bij ouderen bedragen de terminale halfwaardetijden 11 tot 13 uur.
Pediatrische patiënten
Er zijn geen metabolismegegevens specifiek voor kinderen beschikbaar. Er zijn geen farmacokinetische gegevens na intraveneuze toediening van rivaroxaban bij kinderen beschikbaar. De klaring, geschat met farmacokinetische populatiemodellering bij kinderen (leeftijdsbereik 0 tot < 18 jaar) na orale toediening van rivaroxaban, is afhankelijk van het lichaamsgewicht en kan worden beschreven met een allometrische functie, met een gemiddelde van 8 l/u voor een persoon met een lichaamsgewicht van 82,8 kg. De geometrisch gemiddelde waarden voor dispositiehalfwaardetijden (t1/2), geschat met farmacokinetische populatiemodellering, dalen naarmate de leeftijd daalt en varieerden van 4,2 u bij adolescenten tot ongeveer 3 u bij kinderen in de leeftijd van 2-12 jaar, en daalden verder tot 1,9 u en 1,6 u bij respectievelijk kinderen in de leeftijd van 0,5 - < 2 jaar en kinderen jonger dan 0,5 jaar.
Bijzondere populaties
Geslacht
Bij volwassenen waren er geen klinisch relevante verschillen in farmacokinetiek en farmacodynamiek tussen mannelijke en vrouwelijke patiënten. Een verkennende analyse duidde niet op relevante verschillen in blootstelling aan rivaroxaban tussen jongens en meisjes.
Oudere patiënten
Oudere patiënten hadden hogere plasmaconcentraties dan jongere patiënten en hun gemiddelde AUC-waarden waren ongeveer 1,5 maal zo hoog, voornamelijk door de lagere (schijnbare) totale en renale klaring. Aanpassen van de dosering is niet nodig.
Verschillende gewichtscategorieën
Bij volwassenen hadden uitersten in lichaamsgewicht (< 50 kg of > 120 kg) slechts een kleine invloed op de plasmaconcentraties rivaroxaban (minder dan 25%). Aanpassen van de dosering is niet nodig. Bij kinderen wordt rivaroxaban toegediend op basis van het lichaamsgewicht. Een verkennende analyse duidde bij kinderen niet op een relevante invloed van ondergewicht of obesitas op blootstelling aan rivaroxaban.
Interetnische verschillen
Bij volwassenen zijn er geen klinisch relevante interetnische verschillen waargenomen tussen blanke, negroïde, Spaanse, Japanse of Chinese patiënten wat betreft de farmacokinetiek en farmacodynamiek van rivaroxaban.
Een verkennende analyse duidde niet op relevante interetnische verschillen in blootstelling aan rivaroxaban bij Japanse, Chinese of Aziatische kinderen buiten Japan en China in vergelijking met de respectieve totale populatie pediatrische patiënten.
Leverinsufficiëntie
Cirrotische volwassen patiënten met lichte leverinsufficiëntie (classificatie Child-Pugh A) vertoonden slechts kleine veranderingen in de farmacokinetiek van rivaroxaban (gemiddeld een 1,2-voudige stijging van de AUC-waarde voor rivaroxaban), nagenoeg vergelijkbaar met de gematchte controlegroep van gezonde mensen. Bij cirrotische patiënten met matige leverinsufficiëntie (classificatie Child-Pugh B) was de gemiddelde AUC-waarde significant 2,3-voudig verhoogd ten opzichte van gezonde vrijwilligers. Ongebonden AUC was 2,6-voudig verhoogd. Deze patiënten hadden ook een verminderde renale eliminatie, vergelijkbaar met patiënten met matige nierinsufficiëntie. Er zijn geen gegevens bij patiënten met ernstige leverinsufficiëntie. De remming van de werking van factor Xa was met een factor 2,6 verhoogd bij patiënten met matige leverinsufficiëntie ten opzichte van gezonde vrijwilligers; de verlenging van de PT werd vergelijkbaar verhoogd met een factor 2,1. Patiënten met matige leverinsufficiëntie waren gevoeliger voor rivaroxaban wat resulteerde in een grotere PK/PD-verhouding tussen concentratie en PT. Rivaroxaban is gecontra-indiceerd bij patiënten met een leveraandoening gepaard gaande met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 4.3).
Er zijn geen klinische gegevens beschikbaar over kinderen met leverinsufficiëntie.
Nierinsufficiëntie
Bij volwassenen was er een stijging van de blootstelling aan rivaroxaban die gecorreleerd is aan de vermindering van de nierfunctie, zoals vastgesteld door bepaling van de creatinineklaring. Bij personen met lichte (creatinineklaring 50-80 ml/min), matige (creatinineklaring 30-49 ml/min) en ernstige (creatinineklaring 15-29 ml/min) nierinsufficiëntie, waren de plasmaconcentraties (AUC-waarden) van rivaroxaban verhoogd met respectievelijk een factor 1,4; 1,5 en 1,6. De corresponderende toename van farmacodynamische effecten was meer uitgesproken. Bij personen met lichte, matige en ernstige nierinsufficiëntie was de remming van factor Xa-activiteit verhoogd met respectievelijk een factor 1,5; 1,9 en 2,0 vergeleken met gezonde vrijwilligers; verlenging van de PT was vergelijkbaar verhoogd met respectievelijk een factor 1,3; 2,2 en 2,4. Er zijn geen gegevens bij patiënten met een creatinineklaring < 15 ml/min.
Vanwege de hoge binding aan plasma-eiwitten is rivaroxaban naar verwachting niet dialyseerbaar. Gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min. Voorzichtigheid is geboden wanneer Rivaroxaban door patiënten met creatinineklaring 15-29 ml/min wordt gebruikt (zie rubriek 4.4).
Er zijn geen klinische gegevens beschikbaar over kinderen van 1 jaar of ouder met matige of ernstige nierinsufficiëntie (glomerulaire filtratiesnelheid < 50 ml/min/1,73 m2).
Farmacokinetische gegevens bij patiënten
Bij patiënten die 20 mg rivaroxaban eenmaal daags kregen voor de behandeling van acute diepveneuze trombose (DVT), was de geometrische gemiddelde concentratie (90% voorspellingsinterval) 2-4 uur en ongeveer 24 uur na de toediening (wat een ruwe weergave is van de maximale en minimale concentraties gedurende het doseringsinterval) respectievelijk 215 (22-535) en 32 (6-239) mcg/l.
Bij pediatrische patiënten met acute VTE die rivaroxaban op basis van het lichaamsgewicht kregen, wat leidt tot een blootstelling die vergelijkbaar is met die bij volwassen patiënten met DVT die een dagelijkse dosis krijgen van 20 mg eenmaal daags, worden de geometrisch gemiddelde concentraties (90%-interval) bij intervallen van bemonstering die bij benadering maximum- en minimumconcentraties weergeven tijdens de dosisintervallen, samengevat in Tabel 13.
Tabel 13: Samenvattende statistieken (geometrisch gemiddelde [90%-interval]) van steadystateplasmaconcentraties van rivaroxaban (mcg/l) volgens behandelregime en leeftijd n.b. = niet berekend Waarden lager dan de onderste grens voor kwantificatie (lower limit of quantification, LLOQ) werden vervangen door 1/2 LLOQ voor de berekening van statistieken (LLOQ = 0,5 mcg/l).
Relatie farmacokinetiek/farmacodynamiek
De farmacokinetische/farmacodynamische relatie (PK/PD) tussen de plasmaconcentratie van rivaroxaban en een aantal PD-eindpunten (factor Xa-remming, PT, APTT, Heptest) is geëvalueerd na toediening van een groot bereik aan doseringen (5-30 mg tweemaal daags). De relatie tussen de rivaroxabanconcentratie en factor Xa-activiteit kon het best beschreven worden door een Emax-model. Voor PT beschreef een lineair interceptmodel de gegevens beter. Afhankelijk van welk PT-reagens gebruikt werd, was er een aanzienlijk verschil in de helling. Als Neoplastine PT gebruikt werd, was de baseline PT ongeveer 13 s en was de helling rond 3 tot 4 s/(100 mcg/l). De resultaten van de PK/PD-analyses in fase II en III waren overeenkomstig de gegevens die bij gezonde deelnemers werden gevonden.
Pediatrische patiënten
Bij de indicatie preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren zijn de veiligheid en werkzaamheid bij kinderen en adolescenten in de leeftijd tot 18 jaar niet vastgesteld.
| Intervallen | ||||||||
| Eenmaal daags | N | 12 - < 18 jaar | N | 6 - < 12 jaar | ||||
Na 2,5 - 4 uur | 171 | 241,5 (105 - 484) | 24 | 229,7 (91,5 - 777) | ||||
Na 20 - 24 uur | 151 | 20,6 (5,69 – 66,5) | 24 | 15,9 (3,42 – 45,5) | ||||
| Tweemaal daags | N | 6 - < 12 jaar | N | 2 - < 6 jaar | N | 0,5 - < 2 jaar | ||
Na 2,5 - 4 uur | 36 | 145,4 (46,0 - 343) | 38 | 171,8 (70,7 - 438) | 2 | n.b. | ||
Na 10 - 16 uur | 33 | 26,0 (7,99 – 94,9) | 37 | 22,2 (0,25 - 127) | 3 | 10,7 (n.b. - n.b.) | ||
| Driemaal daags | N | 2 - < 6 jaar | N | Geboorte - < 2 jaar | N | 0,5 - < 2 jaar | N | Geboorte < 0,5 jaar |
Na 0,5 - 3 uur | 5 | 164,7 (108 - 283) | 25 | 111,2 (22,9 - 320) | 13 | 114,3 (22,9 - 346) | 12 | 108,0 (19,2 - 320) |
| Na 7 - 8 uur | 3 | 33,2 (18,7 – 99,7) | 23 | 18,7 (10,1 – 36,5) | 12 | 21,4 (10,5 – 65,6) | 11 | 16,1 (1,03 – 33,6) |
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij enkelvoudige dosering, fototoxiciteit, genotoxiciteit, carcinogeen potentieel en juveniele toxiciteit. De effecten die waargenomen zijn in toxiciteitsstudies bij herhaalde dosering zijn met name het gevolg van buitensporige farmacodynamische activiteit van rivaroxaban. Bij ratten werden verhoogde IgG- en IgA-plasmaspiegels gezien bij klinisch relevante blootstellingsniveaus.
Bij ratten werden er geen effecten gezien op de mannelijke of vrouwelijke vruchtbaarheid. Dierexperimenteel onderzoek heeft aangetoond dat reproductietoxiciteit gerelateerd is aan het farmacologische werkingsmechanisme van rivaroxaban (bijv. bloedingscomplicaties). Embryo-foetale toxiciteit (verlies post-implantatie, vertraagde/versnelde ossificatie, hepatische meervoudige lichtgekleurde vlekjes) en een verhoogde incidentie van vaak voorkomende misvormingen alsmede placentale afwijkingen werden geobserveerd bij klinisch relevante plasmaconcentraties. In de pre- en postnatale studie bij ratten werd een verlaagde levensvatbaarheid van de nakomelingen geobserveerd bij doses die toxisch waren voor de moeders.
Rivaroxaban werd getest bij jonge ratten die vanaf dag 4 na de geboorte gedurende maximaal 3 maanden werden behandeld. Daarbij was een niet-dosisgerelateerde toename van peri-insulaire bloedingen te zien. Er werden geen aanwijzingen voor specifieke doelorgaantoxiciteit waargenomen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Kern van de tablet
Lactosemonohydraat
Natriumcroscarmellose (E468)
Natriumlaurylsulfaat (E487)
Hypromellose 2910 (nominale viscositeit 5,1 mPa·s) (E464)
Microkristallijne cellulose (E460)
Colloïdaal watervrij siliciumdioxide (E551)
Magnesiumstearaat (E572)
Filmomhulling
Macrogol 4000 (E1521)
Hypromellose 2910 (nominale viscositeit 5,1 mPa·s) (E464)
Titaniumdioxide (E171)
Rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
Vermalen van tabletten
In water en appelmoes zijn vermalen rivaroxaban-tabletten stabiel gedurende maximaal 4 uur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Blisterverpakkingen van helder PVC/aluminium, in doosjes van 10, 14, 28, 30, 42, 48, 56, 90, 98 of 100 filmomhulde tabletten of geperforeerde eenheidsdosisblisterverpakkingen van 10 x 1 of 100 x 1 tabletten.
HDPE-fles met een witte, opake, kinderveilige dop van polypropyleen met een inductieafsluiting. Verpakkingsgrootten van 30 of 90 filmomhulde tabletten.
HDPE-fles met een witte, opake schroefdrop van polypropyleen met doorlopende schroefdraad met een inductieafsluiting. Verpakkingsgrootten van 500 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Vermalen van tabletten
Rivaroxaban-tabletten mogen worden vermalen en opgelost in 50 ml water en toegediend via een neus-maagsonde of maagsonde nadat is vastgesteld dat de sonde correct in de maag is geplaatst. Daarna moet de sonde worden gespoeld met water. Aangezien de absorptie van rivaroxaban afhankelijk is van de plaats waar het geneesmiddel wordt vrijgegeven, moet toediening van rivaroxaban distaal van de maag worden vermeden omdat dit kan leiden tot een verminderde absorptie en daardoor tot een verminderde blootstelling aan het geneesmiddel. Na toediening van een vermalen tablet van 15 mg of 20 mg rivaroxaban moet onmiddellijk na de dosis enterale voeding worden gegeven.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Accord Healthcare S.L.U.
World Trade Center
Moll de Barcelona s/n
Edifici Est, 6a Planta
Barcelona, 08039
Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1488/024-038
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING /VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 november 2020
Datum van laatste verlenging: 6 augustus 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Rivaroxaban Accord 20 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Rivaroxaban Accord 20 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 20 mg rivaroxaban.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 27,90 mg lactose (als monohydraat), zie rubriek 4.4.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Donkerrode, ronde, biconvexe, filmomhulde tabletten (diameter van ongeveer 6 mm) met de opdruk “IL3” op de ene zijde en geen opdruk op de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Volwassenen
Preventie van cerebrovasculair accident (CVA) en systemische embolie bij volwassen patiënten met non-valvulair atriumfibrilleren met één of meer risicofactoren, zoals congestief hartfalen, hypertensie, leeftijd ≥ 75 jaar, diabetes mellitus, eerdere CVA of transient ischaemic attack (TIA).
Behandeling van diep-veneuze trombose (DVT) en pulmonale embolie (PE), en preventie van recidief DVT en PE bij volwassenen (zie rubriek 4.4 voor hemodynamisch instabiele PE-patiënten).
Pediatrische patiënten
Behandeling van veneuze trombo-embolie (VTE) en preventie van recidief VTE bij kinderen en adolescenten jonger dan 18 jaar en met een gewicht van meer dan 50 kg, na een initiële parenterale antistollingsbehandeling gedurende ten minste 5 dagen.
4.2 Dosering en wijze van toediening
Dosering
Preventie van CVA en systemische embolie bij volwassenen
De aanbevolen dosering bedraagt eenmaal daags 20 mg. Dit is ook de aanbevolen maximale dosis.
Behandeling met Rivaroxaban Accord dient gedurende lange tijd te worden voortgezet, op voorwaarde dat het voordeel van preventie van CVA en systemische embolie opweegt tegen het risico op een bloeding (zie rubriek 4.4).
Als een dosis niet is ingenomen, moet de patiënt Rivaroxaban Accord onmiddellijk alsnog innemen en de volgende dag doorgaan met eenmaal daags innemen zoals aanbevolen. De dosis mag niet op één dag worden verdubbeld om een overgeslagen dosis in te halen.
Behandeling van DVT, behandeling van PE en preventie van recidief DVT en PE bij volwassenen De aanbevolen dosering voor de initiële behandeling van acute DVT of PE bedraagt tweemaal daags 15 mg gedurende de eerste drie weken, gevolgd door eenmaal daags 20 mg gedurende de voortgezette behandeling en de preventie van recidief DVT en PE.
Een kortdurende behandeling (ten minste 3 maanden) dient overwogen te worden bij patiënten met DVT of PE als gevolg van ernstige risicofactoren van voorbijgaande aard (d.w.z. een recente zware chirurgische ingreep of trauma). Een langere behandelduur dient te worden overwogen bij patiënten met uitgelokte DVT of PE die geen verband houdt met ernstige risicofactoren van voorbijgaande aard, idiopathische DVT of PE, of een voorgeschiedenis van recidief DVT of PE.
Wanneer langere preventie van recidief DVT en PE geïndiceerd is (na voltooiing van een behandeling van ten minste 6 maanden voor DVT of PE), is de aanbevolen dosering eenmaal daags 10 mg. Bij patiënten bij wie het risico op recidief DVT of PE groot wordt geacht, zoals patiënten met gecompliceerde comorbiditeiten, of patiënten die recidief DVT of PE tijdens langer durende preventieve behandeling met eenmaal daags Rivaroxaban Accord 10 mg hebben ontwikkeld, dient een dosering van eenmaal daags Rivaroxaban Accord 20 mg te worden overwogen.
De duur van de behandeling en keuze van dosering dienen individueel te worden bepaald na zorgvuldige afweging van de voordelen van de behandeling tegen het risico op een bloeding (zie rubriek 4.4).
| Tijdsperiode | Doseringsschema | Totale dagelijkse dosis | |
Behandeling en preventie van recidief DVT en PE | Dag 1-21 | 15 mg tweemaal daags | 30 mg |
| Dag 22 en daarna | 20 mg eenmaal daags | 20 mg | |
| Preventie van recidief DVT en PE | Na voltooiing van een behandeling van ten minste 6 maanden voor DVT of PE | 10 mg eenmaal daags of 20 mg eenmaal daags | 10 mg of 20 mg |
Ter ondersteuning van de dosisoverstap van 15 mg naar 20 mg na dag 21 is een starterspakket van Rivaroxaban Accord beschikbaar voor de eerste 4 weken van de behandeling van DVT/PE.
Indien tijdens de behandelfase met tweemaal daags 15 mg (dag 1-21) een dosis wordt vergeten, dient de patiënt Rivaroxaban Accord onmiddellijk alsnog in te nemen om te zorgen dat 30 mg rivaroxaban per dag wordt ingenomen. In dit geval mogen twee tabletten van 15 mg tegelijk worden ingenomen. De patiënt dient de volgende dag door te gaan met innemen volgens het normale schema van tweemaal daags 15 mg, zoals aanbevolen.
Als een dosis niet is ingenomen tijdens de behandelfase met eenmaal daagse inname, moet de patiënt Rivaroxaban Accord onmiddellijk alsnog innemen en de volgende dag doorgaan met eenmaal daags innemen zoals aanbevolen. De dosis mag niet op één dag worden verdubbeld om een overgeslagen dosis in te halen.
Behandeling van VTE en preventie van recidief VTE bij kinderen en adolescenten
Behandeling met Rivaroxaban Accord bij kinderen en adolescenten jonger dan 18 jaar dient te worden gestart na een initiële parenterale antistollingsbehandeling gedurende ten minste 5 dagen (zie rubriek 5.1).
De dosis voor kinderen en adolescenten wordt berekend op basis van het lichaamsgewicht:
Lichaamsgewicht van 50 kg of meer:
een eenmaal daagse dosis van 20 mg rivaroxaban wordt aanbevolen. Dit is de dagelijkse maximumdosis.
Lichaamsgewicht van 30 tot 50 kg:
een eenmaal daagse dosis van 15 mg rivaroxaban wordt aanbevolen. Dit is de dagelijkse maximumdosis.
- Voor patiënten met een lichaamsgewicht van minder dan 30 kg moet de Samenvatting van de productkenmerken van Rivaroxaban Accord-granulaat voor orale suspensie worden geraadpleegd.
Het gewicht van een kind dient te worden gecontroleerd en de dosis regelmatig geëvalueerd, opdat een therapeutische dosis gehandhaafd blijft. Dosisaanpassingen moeten alleen op basis van veranderingen in lichaamsgewicht worden gedaan.
Bij kinderen en adolescenten moet een behandeling worden voortgezet gedurende ten minste 3 maanden. Indien klinisch noodzakelijk kan de behandeling tot 12 maanden worden verlengd. Er zijn geen gegevens beschikbaar van kinderen om na een behandeling van 6 maanden een dosisverlaging te ondersteunen. De voordelen en risico’s van een voortgezette therapie na 3 maanden moeten op individuele basis worden beoordeeld, waarbij rekening moet worden gehouden met het risico op recidieftrombose tegenover het potentiële bloedingsrisico.
Als een dosis niet is ingenomen, moet de overgeslagen dosis zo snel mogelijk worden ingenomen nadat dit werd opgemerkt, maar dan uitsluitend op dezelfde dag. Als dit niet mogelijk is, moet de patiënt de dosis overslaan en doorgaan met de volgende dosis, zoals voorgeschreven. De patiënt mag niet twee doses innemen om een vergeten dosis in te halen.
Overschakelen van vitamine K-antagonisten (VKA’s) naar rivaroxaban
Preventie van CVA en systemische embolie:
De VKA-behandeling dient te worden stopgezet en behandeling met Rivaroxaban Accord te worden gestart zodra de INR-waarde (International Normalised Ratio) ≤ 3,0 is.
Behandeling van DVT, PE en de preventie van recidieven bij volwassenen en behandeling van
VTE en preventie van recidieven bij pediatrische patiënten:
de VKA-behandeling dient te worden stopgezet en behandeling met Rivaroxaban Accord dient te worden gestart wanneer de INR-waarde ≤ 2,5 is.
Wanneer patiënten overschakelen van VKA's naar rivaroxaban, worden de INR-waarden foutief verhoogd na de inname van rivaroxaban. De INR-waarde is geen geldige maat voor de antistollingswerking van rivaroxaban en mag daarom niet worden gebruikt (zie rubriek 4.5).
Overschakelen van rivaroxaban naar vitamine K-antagonisten (VKA’s)
Er bestaat een mogelijkheid voor inadequate antistolling tijdens het overschakelen van rivaroxaban naar een VKA. Continue adequate antistolling dient gewaarborgd te zijn gedurende elke overschakeling op een ander antistollingsmiddel. Denk eraan dat rivaroxaban kan bijdragen aan een verhoogde INR-waarde.
Bij patiënten die overschakelen van rivaroxaban naar een VKA, dient de VKA gelijktijdig te worden gegeven totdat de INR-waarde ≥ 2,0 is. Gedurende de eerste twee dagen van de overschakelingsperiode dient de standaard aanvangsdosis VKA te worden gebruikt, daarna dient de dosis VKA op geleide van de gemeten INR-waarden te worden aangepast. Zolang patiënten zowel rivaroxaban als een VKA krijgen, moet de INR-waarde niet eerder dan 24 uur na de voorgaande dosis, maar vóór de volgende dosis rivaroxaban worden bepaald. Wanneer eenmaal is gestopt met Rivaroxaban Accord, kan de INR-waarde minimaal 24 uur na de laatste dosis betrouwbaar worden getest (zie rubriek 4.5 en 5.2).
Pediatrische patiënten:
Kinderen die overschakelen van Rivaroxaban Accord naar VKA, moeten Rivaroxaban Accord voortzetten gedurende 48 uur na de eerste dosis VKA. Na 2 dagen van gelijktijdige toediening moet vóór de volgende geplande dosis Rivaroxaban Accord een INR worden bepaald. Het wordt aanbevolen om gelijktijdige toediening van Rivaroxaban Accord en VKA voort te zetten totdat de INR ≥ 2,0 is. Nadat Rivaroxaban Accord is stopgezet, kan 24 uur na de laatste dosis de INR op betrouwbare wijze worden bepaald (zie hierboven en rubriek 4.5).
Overschakelen van parenterale antistollingsmiddelen naar rivaroxaban
Bij volwassen en pediatrische patiënten die tot dat moment een parenteraal antistollingsmiddel kregen, stop het parenterale antistollingsmiddel en start met rivaroxaban 0 tot 2 uur vóór het tijdstip waarop de volgende geplande toediening van het parenterale geneesmiddel (bijv.
laagmoleculairgewichtheparines) zou worden gegeven, of op het moment dat een continu toegediend parenteraal geneesmiddel (bijv. intraveneuze, niet-gefractioneerde heparine) wordt stopgezet.
Overschakelen van rivaroxaban naar parenterale antistollingsmiddelen
Stop rivaroxaban en geef de eerste dosis parenteraal antistollingsmiddel op het moment dat de volgende dosis rivaroxaban zou moeten worden ingenomen.
Speciale populaties
Nierinsufficiëntie
Volwassenen:
Beperkte klinische gegevens voor patiënten met ernstige nierinsufficiëntie (creatinineklaring 15-29 ml/min) laten zien dat de plasmaconcentraties rivaroxaban significant verhoogd zijn. Daarom is voorzichtigheid geboden bij gebruik van Rivaroxaban Accord door deze patiënten. Het gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min (zie rubriek 4.4 en 5.2).
Voor patiënten met matige (creatinineklaring 30-49 ml/min) of ernstige (creatinineklaring 15-29 ml/min) nierinsufficiëntie gelden de volgende doseringsaanbevelingen:
- Voor de preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren is de aanbevolen dosering eenmaal daags 15 mg (zie rubriek 5.2).
Voor de behandeling van DVT, behandeling van PE en preventie van recidief DVT en PE:
patiënten dienen de eerste 3 weken te worden behandeld met tweemaal daags 15 mg. Daarna, wanneer de aanbevolen dosering 20 mg eenmaal daags is, dient een verlaging van de dosering van 20 mg eenmaal daags naar 15 mg eenmaal daags alleen te worden overwogen als men het risico op bloedingen voor de patiënt hoger inschat dan het risico op recidief DVT en PE. De aanbeveling voor het gebruik van 15 mg is gebaseerd op farmacokinetische modellering en is niet klinisch onderzocht (zie rubriek 4.4, 5.1 en 5.2).
Wanneer de aanbevolen dosering eenmaal daags 10 mg is, hoeft de aanbevolen dosering niet te worden aangepast.
De dosering hoeft niet te worden aangepast voor patiënten met lichte nierinsufficiëntie (creatinineklaring 50-80 ml/min) (zie rubriek 5.2).
Pediatrische patiënten
Kinderen en adolescenten met lichte nierinsufficiëntie (glomerulaire filtratiesnelheid
50 - 80 ml/min/1,73 m2): de dosering hoeft niet te worden aangepast, op basis van gegevens over volwassenen en beperkte gegevens over pediatrische patiënten (zie rubriek 5.2).
- Kinderen en adolescenten met matige of ernstige nierinsufficiëntie (glomerulaire filtratiesnelheid < 50 ml/min/1,73 m2): Rivaroxaban Accord wordt niet aanbevolen, omdat er geen klinische gegevens beschikbaar zijn (zie rubriek 4.4).
Leverinsufficiëntie
Rivaroxaban Accord is gecontra-indiceerd bij patiënten met een leveraandoening die gepaard gaat met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 4.3 en 5.2).
Er zijn geen klinische gegevens beschikbaar over kinderen met leverinsufficiëntie.
Oudere patiënten
Geen doseringsaanpassing (zie rubriek 5.2)
Lichaamsgewicht
Geen doseringsaanpassing voor volwassenen (zie rubriek 5.2)
Voor pediatrische patiënten wordt de dosis bepaald op basis van het lichaamsgewicht.
Geslacht
Geen doseringsaanpassing (zie rubriek 5.2)
Patiënten die cardioversie ondergaan
Rivaroxaban Accord kan gestart of gecontinueerd worden bij patiënten die mogelijk cardioversie nodig hebben.
Bij transesophageal echocardiogram (TEE) begeleide cardioversie bij patiënten die niet eerder behandeld zijn met antistollingsmiddelen moet de behandeling met Rivaroxaban Accord ten minste 4 uur voor cardioversie gestart worden om adequate antistolling te garanderen (zie rubriek 5.1 en 5.2). Bij alle patiënten moet voorafgaand aan de cardioversie worden bevestigd dat de patiënt Rivaroxaban Accord heeft ingenomen zoals voorgeschreven. Er moet rekening gehouden worden met vastgestelde aanbevelingen in richtlijnen voor antistollingsbehandeling bij het maken van beslissingen met betrekking tot het starten van de behandeling en de behandelingsduur bij patiënten die cardioversie ondergaan.
Patiënten met non-valvulair atriumfibrilleren die PCI (percutane coronaire interventie) met stentplaatsing ondergaan.
Er is beperkte ervaring met een gereduceerde dosis van 15 mg rivaroxaban eenmaal daags (of 10 mg rivaroxaban eenmaal daags voor patiënten met matig ernstige nierinsufficiëntie [creatinineklaring 30-49 ml/min]) bovenop een P2Y12 remmer gedurende een maximum van 12 maanden bij patiënten met non-valvulair atriumfibrilleren die PCI met stentplaatsing ondergaan (zie rubriek 4.4 en 5.1).
Pediatrische patiënten
De veiligheid en werkzaamheid van Rivaroxaban Accord bij kinderen in de leeftijd van 0 tot 18 jaar zijn niet vastgesteld voor de indicatie preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren. Er zijn geen gegevens beschikbaar. Daarom wordt het niet aanbevolen voor gebruik bij kinderen jonger dan 18 jaar voor andere indicaties dan de behandeling van VTE en preventie van recidief VTE.
Wijze van toediening
Volwassenen
Rivaroxaban Accord is voor oraal gebruik.
De tabletten dienen met voedsel te worden ingenomen (zie rubriek 5.2).
Vermalen van tabletten
Voor patiënten die niet in staat zijn om de hele tabletten door te slikken, mag de Rivaroxaban Accord-tablet vlak vóór gebruik worden vermalen en gemengd met water of appelmoes, en oraal worden toegediend. Na de toediening van de vermalen Rivaroxaban Accord 15 mg of 20 mg filmomhulde tabletten dient de dosis onmiddellijk te worden gevolgd door voedsel.
De vermalen Rivaroxaban Accord-tablet mag ook via een maagsonde worden toegediend (zie rubriek 5.2 en 6.6).
Kinderen en adolescenten met een gewicht van meer dan 50 kg
Rivaroxaban Accord is voor oraal gebruik.
De patiënt moet worden geadviseerd de tablet door te slikken met vloeistof. De tablet moet ook met voedsel worden ingenomen (zie rubriek 5.2). De tabletten moeten met een interval van ongeveer 24 uur worden ingenomen.
Ingeval de patiënt de dosis onmiddellijk uitspuugt of binnen 30 minuten na innemen van de dosis braakt, moet een nieuwe dosis worden gegeven. Als de patiënt echter meer dan 30 minuten na de dosis braakt, mag de dosis niet opnieuw worden toegediend en moet de volgende dosis zoals gepland worden ingenomen.
De tablet mag niet worden gebroken om te proberen een deel van een tabletdosis te geven.
Vermalen van tabletten
Voor patiënten die niet in staat zijn om de hele tabletten door te slikken, moeten andere geneesmiddelen die rivaroxaban-granulaat voor orale suspensie bevatten worden gebruikt. Als de orale suspensie niet onmiddellijk beschikbaar is en er zijn doses van 15 mg of 20 mg rivaroxaban voorgeschreven, dan kunnen deze worden gegeven door de tablet van 15 mg of 20 mg vlak vóór gebruik te vermalen en te mengen met water of appelmoes, en oraal toe te dienen. De vermalen tablet mag ook via een neus-maagsonde of maagsonde worden toegediend (zie rubriek 5.2 en 6.6).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve klinisch significante bloeding.
Letsel of een aandoening, die beschouwd wordt als een significant risico op een ernstige bloeding. Hierbij kan het gaan om huidige of recente zweervorming in het maag-darmkanaal, aanwezigheid van maligne neoplasmata met een hoog bloedingsrisico, recent hersen- of spinaalletsel, recente hersenoperatie of een spinale of oftalmologische operatie, recente intracraniale bloeding, bekende of vermoede slokdarmvarices, arterioveneuze malformaties, vasculaire aneurysmata of ernstige instraspinale of intracerebrale vaatafwijkingen.
Gelijktijdige behandeling met andere antistollingsmiddelen, zoals niet-gefractioneerde heparine (UFH), laagmoleculairgewichtheparines (enoxaparine, dalteparine, enz.), heparinederivaten (fondaparinux enz.), orale antistollingsmiddelen (warfarine, dabigatran etexilaat, apixaban, enz.) wordt niet aanbevolen tenzij in het specifieke geval dat er van antistollingsmiddel wordt gewisseld (zie rubriek 4.2) of als UFH wordt gegeven in een dosering die nodig is om een centrale veneuze of arteriële katheter open te houden (zie rubriek 4.5).
Leveraandoening gepaard gaande met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 5.2).
Zwangerschap en borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Klinische bewaking in lijn met de praktijk van antistollingsbehandeling wordt gedurende de gehele behandelperiode aanbevolen.
Risico op bloedingen
Zoals bij andere antistollingsmiddelen, dienen patiënten die Rivaroxaban Accord gebruiken zorgvuldig gecontroleerd te worden op tekenen van een bloeding. Het wordt aanbevolen om bij een verhoogd risico op bloedingen dit met voorzichtigheid te gebruiken. Toediening van Rivaroxaban Accord dient gestaakt te worden als er ernstige bloedingen optreden (zie rubriek 4.9).
In klinische onderzoeken werden bloedingen van slijmvliezen (bijvoorbeeld epistaxis, gingivaal, gastro-intestinaal, urogenitaal, met inbegrip van abnormale vaginale of toegenomen menstruele bloedingen) en anemie vaker gezien tijdens een langdurige behandeling met rivaroxaban, in vergelijking met een behandeling met VKA. Daarom kan, naast een adequaat klinisch toezicht, laboratoriumonderzoek van het hemoglobine/hematocriet van waarde zijn voor het ontdekken van occult bloedverlies en voor het kwantificeren van de klinische relevantie van manifest bloedverlies, indien dit geschikt wordt geacht.
Verschillende subgroepen van patiënten, zoals hieronder beschreven, hebben een verhoogd risico op bloedingen. Deze patiënten moeten na aanvang van de behandeling nauwgezet worden gecontroleerd op klachten en symptomen van complicaties veroorzaakt door bloedingen en anemie (zie rubriek 4.8). Bij elke onverklaarbare daling van hemoglobine of van de bloeddruk moet gezocht worden naar een bloedingslocatie.
Hoewel voor de behandeling met rivaroxaban geen routinematige controle nodig is van de blootstelling, kan het meten van de rivaroxabanconcentratie met een gekalibreerde kwantitatieve anti-factor-Xa-bepaling in uitzonderlijke gevallen zinvol zijn, als informatie over de rivaroxabanblootstelling kan bijdragen in het nemen van klinische beslissingen, bijv. bij overdosering en spoedoperatie (zie rubriek 5.1 en 5.2).
Pediatrische patiënten
Er zijn beperkte gegevens beschikbaar van kinderen met cerebraal veneuze en sinustrombose die een CZSinfectie hebben (zie rubriek 5.1). Het risico op een bloeding dient zowel vóór als tijdens de behandeling met rivaroxaban zorgvuldig geëvalueerd te worden.
Nierinsufficiëntie
Bij volwassen patiënten met ernstige nierinsufficiëntie (creatinineklaring < 30 ml/min) kunnen de plasmaconcentraties van rivaroxaban significant zijn verhoogd (gemiddeld met een factor 1,6), wat kan leiden tot een verhoogd risico op bloedingen. Voorzichtigheid is geboden wanneer Rivaroxaban Accord door patiënten met creatinineklaring 15-29 ml/min wordt gebruikt. Het gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min (zie rubriek 4.2 en 5.2). Bij patiënten met nierinsufficiëntie die gelijktijdig andere geneesmiddelen krijgen die de plasmaconcentraties van rivaroxaban verhogen moet Rivaroxaban Accord met voorzichtigheid worden gebruikt (zie rubriek 4.5).
Rivaroxaban Accord wordt niet aanbevolen bij kinderen en adolescenten met matige of ernstige nierinsufficiëntie
(glomerulaire filtratiesnelheid < 50 ml/min/1,73 m2), omdat er geen klinische gegevens beschikbaar zijn.
Interactie met andere geneesmiddelen
Het gebruik van Rivaroxaban Accord wordt niet aanbevolen bij patiënten die gelijktijdig een systemische behandeling met azol-antimycotica (zoals ketoconazol, itraconazol, voriconazol en posaconazol) of hiv-proteaseremmers (bijv. ritonavir) krijgen. De werkzame bestanddelen van deze middelen zijn sterke remmers van zowel CYP3A4 als P-glycoproteïne (Pgp) en kunnen daarom de plasmaconcentraties rivaroxaban in klinisch relevante mate verhogen (gemiddeld met een factor 2,6), wat kan leiden tot een verhoogd risico op bloedingen. Er zijn geen klinische gegevens beschikbaar over kinderen die gelijktijdig een systemische behandeling met sterke remmers van zowel CYP3A4 als Pgp krijgen (zie rubriek 4.5).
Zorgvuldigheid is vereist als patiënten gelijktijdig worden behandeld met geneesmiddelen die de hemostase beïnvloeden, zoals niet-steroïde ontstekingsremmers (NSAID's), acetylsalicylzuur en trombocytenaggregatieremmers of selectieve serotonine-heropnameremmers (SSRI’s) en serotonine-norepinefrine-heropnameremmers (SNRI’s). Bij patiënten met een risico op een ulceratieve gastro-intestinale aandoening kan een geschikte profylactische behandeling worden overwogen (zie rubriek 4.5).
Andere risicofactoren voor bloedingen
Zoals bij andere antitrombotica, wordt rivaroxaban niet aanbevolen bij patiënten met een verhoogd risico op bloedingen, zoals bij:
- aangeboren en verworven bloedingsstoornissen
- ernstige arteriële hypertensie die niet onder controle is
- andere gastro-intestinale ziekten zonder actieve ulceratie die potentieel kunnen leiden tot bloedingscomplicaties (bijv. inflammatoire darmziekten, oesofagitis, gastritis en gastro-oesofageale refluxziekte)
- vasculaire retinopathie
- bronchiëctasie of een voorgeschiedenis van pulmonale bloeding
Patiënten met kanker
Patiënten met een maligne ziekte kunnen tegelijkertijd een hoger risico hebben op bloedingen en trombose. Het individuele voordeel van antitrombotische behandeling moet worden afgewogen tegen het risico op bloedingen bij patiënten met actieve kanker, afhankelijk van de tumorlocatie, de antineoplastische therapie en het stadium van de ziekte. Tumoren in het maag-darmkanaal of het urogenitale kanaal zijn in verband gebracht met een verhoogd risico op bloedingen tijdens behandeling met rivaroxaban.
Bij patiënten met maligne neoplasmata met een hoog risico op bloedingen is het gebruik van rivaroxaban gecontra-indiceerd (zie rubriek 4.3).
Patiënten met een klepprothese
Rivaroxaban mag niet worden gebruikt voor tromboprofylaxe bij patiënten die recent een transkatheter-aortaklepvervanging (TAVR) hebben ondergaan. De veiligheid en werkzaamheid van rivaroxaban zijn niet onderzocht bij patiënten met een klepprothese; daarom zijn er geen gegevens die ondersteunen dat rivaroxaban adequate antistolling biedt in deze patiëntenpopulatie. Behandeling met Rivaroxaban Accord wordt voor deze patiënten niet aanbevolen.
Patiënten met non-valvulair atriumfibrilleren die PCI met stentplaatsing ondergaan. Er zijn klinische gegevens beschikbaar van een interventionele studie met als primair doel de veiligheid bij patiënten met non-valvulair atriumfibrilleren die PCI met stentplaatsing ondergaan, te beoordelen. Gegevens over effectiviteit in deze populatie zijn beperkt (zie rubriek 4.2 en 5.1). Er zijn geen gegevens beschikbaar over zulke patiënten die daarbij een voorgeschiedenis hebben van beroerte of transient ischaemic attack (TIA).
Hemodynamisch instabiele PE-patiënten of patiënten die trombolyse of pulmonale embolectomie nodig hebben
Rivaroxaban Accord wordt niet aanbevolen als een alternatief voor niet-gefractioneerde heparine bij patiënten met pulmonale embolie die hemodynamische instabiel zijn of die mogelijk trombolyse of pulmonale embolectomie moeten ondergaan, omdat de veiligheid en werkzaamheid van rivaroxaban niet zijn vastgesteld in deze klinische situaties.
Patiënten met antifosfolipidesyndroom
Direct werkende oraal in te nemen antistollingsmiddelen zoals rivaroxaban worden niet aanbevolen bij patiënten met een voorgeschiedenis van trombose en de diagnose antifosfolipidesyndroom. In het bijzonder bij patiënten die drievoudig positief zijn (voor lupusanticoagulans, anticardiolipine-antilichamen en anti-bèta 2-glycoproteïne 1-antilichamen) zou een behandeling met direct werkende oraal in te nemen antistollingsmiddelen in verband kunnen worden gebracht met een verhoogd aantal recidiverende trombosevoorvallen in vergelijking met een behandeling met vitamine K-antagonisten.
Spinale/epidurale anesthesie of punctie
Wanneer neuraxiale anesthesie (spinale/epidurale anesthesie) of een spinale/epidurale punctie wordt uitgevoerd, lopen patiënten die behandeld worden met antitrombotische middelen ter preventie van trombo-embolische complicaties, risico op het ontwikkelen van een epiduraal of spinaal hematoom dat kan leiden tot langdurige of permanente verlamming. Het risico hierop kan verhoogd zijn door postoperatief gebruik van epidurale verblijfskatheters of gelijktijdig gebruik van geneesmiddelen die de hemostase beïnvloeden. Het risico kan ook verhoogd zijn door een traumatische of herhaaldelijke epidurale of spinale puncties. Patiënten moeten regelmatig worden gecontroleerd op klachten en symptomen van neurologische stoornissen (bv. gevoelloosheid of verzwakking van de benen, darm- of blaasdisfunctie). Als neurologische aantasting wordt opgemerkt, is een dringende diagnose en behandeling nodig. Voorafgaand aan neuraxiale interventie moet de arts de potentiële baten en de risico’s afwegen bij patiënten die behandeld worden met antistollingsmiddelen of behandeld gaan worden met antistollingsmiddelen voor tromboprofylaxe. Er is geen klinische ervaring met het gebruik van 20 mg rivaroxaban in deze situaties.
Om het potentiële risico op bloedingen te verminderen bij gelijktijdig gebruik van rivaroxaban en neuraxiale (epidurale/spinale) anesthesie of een spinale punctie, dient rekening te worden gehouden met het farmacokinetische profiel van rivaroxaban. Het plaatsen of verwijderen van een epidurale katheter of een lumbale punctie kan het beste worden uitgevoerd als het anticoagulerende effect van rivaroxaban als laag wordt ingeschat. Het exacte moment waarop het anticoagulerende effect voldoende laag is bij iedere patiënt is echter niet bekend en moet worden afgewogen tegen de urgentie van een diagnostische procedure.
Gebaseerd op de algemene PK karakteristieken moet minimaal 2x de halfwaardetijd verstrijken voor het verwijderen van een epidurale katheter, d.w.z. minstens 18 uur bij jonge volwassen patiënten en 26 uur bij oudere patiënten na de laatste toediening van rivaroxaban (zie rubriek 5.2). Na verwijdering van de katheter moet er ten minste 6 uur verstrijken voordat de volgende dosis rivaroxaban wordt toegediend.
In het geval van traumatische punctie, moet de toediening van rivaroxaban worden uitgesteld met 24 uur. Er zijn geen gegevens beschikbaar over het moment van plaatsing of verwijdering van een neuraxiale katheter bij kinderen tijdens behandeling met Rivaroxaban Accord. In zulke gevallen moet behandeling met rivaroxaban worden gestaakt en moet een kortwerkend parenteraal antistollingsmiddel worden overwogen.
Doseringsaanbevelingen vóór en na invasieve ingrepen en chirurgische interventie
Als een invasieve ingreep of chirurgische interventie nodig is, dient Rivaroxaban Accord 20 mg minimaal 24 uur vóór de interventie te worden gestopt, indien dit mogelijk is en gebaseerd op het klinische oordeel van de arts.
Als de ingreep niet kan worden uitgesteld, dient het verhoogde risico van bloeding te worden afgewogen tegen de urgentie van de interventie.
Rivaroxaban Accord dient zo snel mogelijk na de invasieve ingreep of chirurgische interventie weer te worden gestart, op voorwaarde dat de klinische toestand dit toestaat en de behandelend arts heeft vastgesteld dat adequate hemostase is bereikt (zie rubriek 5.2).
Oudere patiënten
Op hogere leeftijd kan het risico op bloedingen toenemen (zie rubriek 5.2).
Huidreacties
Ernstige huidreacties, waaronder het Stevens-Johnson-syndroom/toxische epidermale necrolyse en het DRESS-syndroom, zijn waargenomen gedurende postmarketingsurveillance, geassocieerd met het gebruik van rivaroxaban (zie rubriek 4.8). Patiënten lijken het hoogste risico op deze reacties te hebben aan het begin van de behandeling: het begin van de reactie viel in de meerderheid van de gevallen in de eerste paar weken van de behandeling. Rivaroxaban moet onmiddellijk worden gestaakt bij de eerste verschijnselen van ernstige huiduitslag (in grootte toenemende, intense uitslag en/of blaarvorming), of enige andere tekenen van overgevoeligheid en het gelijktijdig optreden van mucosale laesies.
Informatie over hulpstoffen
Rivaroxaban Accord bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet en is dus in wezen ‘natriumvrij’.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
De mate van interacties bij pediatrische patiënten is niet bekend. Voor pediatrische patiënten moet rekening worden gehouden met de hieronder vermelde gegevens over interacties die verkregen zijn bij volwassenen en de waarschuwingen in rubriek 4.4.
CYP3A4- en Pgp-remmers
Gelijktijdige toediening van rivaroxaban en ketoconazol (400 mg eenmaal daags) of ritonavir (600 mg tweemaal daags) leidde tot een 2,6-voudige / 2,5-voudige verhoging van de gemiddelde AUC-waarde voor rivaroxaban en een 1,7-voudige / 1,6-voudige verhoging van de gemiddelde Cmax-waarde voor rivaroxaban, met significante stijgingen van de farmacodynamische effecten, wat kan leiden tot een verhoogd risico op bloedingen. Het gebruik van rivaroxaban wordt daarom niet aanbevolen bij patiënten die gelijktijdig een systemische behandeling met azol-antimycotica zoals ketoconazol, itraconazol, voriconazol en posaconazol of hiv-proteaseremmers krijgen. Deze werkzame stoffen zijn sterke remmers van zowel CYP3A4 als Pgp (zie rubriek 4.4).
Werkzame stoffen die slechts één van de eliminatieroutes van rivaroxaban, nl. CYP3A4 of Pgp, sterk remmen, kunnen in mindere mate de plasmaconcentraties van rivaroxaban verhogen. Claritromycine (500 mg tweemaal daags), dat wordt gezien als een sterke CYP3A4-remmer en matige Pgp-remmer, leidde bijvoorbeeld tot een 1,5-voudige verhoging van de gemiddelde AUC-waarde van rivaroxaban en een 1,4-voudige verhoging van de Cmax-waarde. De interactie met claritromycine is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten. (Voor patiënten met nierinsufficiëntie: zie rubriek 4.4).
Erytromycine (500 mg driemaal daags), dat een matig sterke remmer is van CYP3A4 en Pgp, leidde tot een 1,3-voudige verhoging van de gemiddelde AUC-waarde en van de Cmax voor rivaroxaban. De interactie met erytromycine is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten.
Bij personen met lichte nierinsufficiëntie leidde erytromycine (driemaal daags 500 mg) tot een stijging van de gemiddelde AUC van rivaroxaban met een factor 1,8 en een stijging van de Cmax met een factor 1,6 ten opzichte van personen met een normale nierfunctie. Bij personen met een matige nierinsufficiëntie leidde erytromycine tot een stijging van de gemiddelde AUC van rivaroxaban met een factor 2,0 en een stijging van de Cmax met een factor 1,6 ten opzichte van personen met een normale nierfunctie. Het effect van erytromycine is additief op het effect van nierinsufficiëntie (zie rubriek 4.4).
Fluconazol (eenmaal daags 400 mg), dat wordt beschouwd als een matig sterke CYP3A4-remmer, leidde tot een 1,4-voudige stijging van de gemiddelde AUC-waarde van rivaroxaban en een 1,3-voudige stijging van de gemiddelde Cmax. De interactie met fluconazol is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten. (Voor patiënten met nierinsufficiëntie: zie rubriek 4.4).
Gezien de beperkte beschikbaarheid van klinische gegevens met dronedarone, dient gelijktijdige toediening met rivaroxaban te worden vermeden.
Anticoagulantia
Na gecombineerde toediening van enoxaparine (enkelvoudige dosis 40 mg) en rivaroxaban (enkelvoudige dosis 10 mg) werd een additief effect tegen stollingsfactor Xa-activiteit waargenomen, zonder enig extra effect op stollingstesten (PT, APTT). Enoxaparine had geen effect op de farmacokinetiek van rivaroxaban.
Vanwege het verhoogde risico op bloedingen is voorzichtigheid geboden bij het gelijktijdig behandelen van patiënten met andere anticoagulantia (zie rubriek 4.3 en 4.4).
NSAID's/trombocytenaggregatieremmers
Er werd geen klinisch relevante verlenging van de bloedingstijd waargenomen na gelijktijdige toediening van rivaroxaban (15 mg) en 500 mg naproxen. Desondanks kunnen er personen zijn die een meer uitgesproken farmacodynamische respons vertonen.
Er zijn geen klinisch significante farmacokinetische of farmacodynamische interacties waargenomen wanneer rivaroxaban gelijktijdig werd toegediend met 500 mg acetylsalicylzuur. Clopidogrel (300 mg oplaaddosis, gevolgd door 75 mg onderhoudsdosis) vertoonde geen farmacokinetische interactie met rivaroxaban (15 mg), maar in een subgroep patiënten werd een relevante verlenging van de bloedingstijd waargenomen die niet samenhing met de trombocytenaggregatie of met de gehaltes van P-selectine of GPIIb/IIIa-receptor. Zorgvuldigheid is vereist als patiënten gelijktijdig worden behandeld met NSAID's (inclusief acetylsalicylzuur) en trombocytenaggregatieremmers, omdat het voor deze geneesmiddelen kenmerkend is dat zij het risico op bloedingen verhogen (zie rubriek 4.4).
SSRI’s/SNRI’s
Evenals bij andere anticoagulantia het geval is kunnen patiënten een verhoogd risico hebben op een bloeding bij gelijktijdig gebruik met SSRI’s of SNRI’s vanwege het gemelde effect van SSRI’s en SNRI’s op trombocyten. Bij gelijktijdig gebruik in het klinische programma van rivaroxaban, werden in alle behandelingsgroepen numeriek hogere percentages van een ernstige of niet-ernstige klinisch relevante bloeding waargenomen.
Warfarine
Wanneer patiënten overschakelden van de vitamine K-antagonist warfarine (INR 2,0 tot 3,0) op rivaroxaban (20 mg) of van rivaroxaban (20 mg) op warfarine (INR 2,0 tot 3,0), werd de protrombinetijd/INR (Neoplastine) meer dan additief verhoogd (individuele INR-waarden tot 12 kunnen worden waargenomen), terwijl de effecten op APTT, remming van de activiteit van factor Xa en de endogene trombinepotentiaal additief waren.
Als het wenselijk is om tijdens de overschakelingsperiode de farmacodynamische effecten van rivaroxaban te testen, kunnen de anti-factor-Xa-activiteit, PiCT en Heptest worden gebruikt, aangezien deze testen niet worden beïnvloed door warfarine. Op de vierde dag na de laatste dosis warfarine gaven alle testen (met inbegrip van PT, APTT, remming van factor Xa-activiteit en ETP) uitsluitend het effect van rivaroxaban weer.
Als het wenselijk is om tijdens de overschakelingsperiode de farmacodynamische effecten van warfarine te testen, kan de INR worden gemeten bij de Ctrough-waarde van rivaroxaban (24 uur na de voorgaande inname van rivaroxaban), aangezien deze test op dat moment minimaal wordt beïnvloed door rivaroxaban.
Er is geen farmacokinetische interactie waargenomen tussen warfarine en rivaroxaban.
CYP3A4-inductoren
Gelijktijdige toediening van rivaroxaban en de sterke CYP3A4-inductor rifampicine leidde tot een afname van de gemiddelde AUC-waarde voor rivaroxaban met ongeveer 50%, met overeenkomstige afname van de farmacodynamische effecten. Gelijktijdig gebruik van rivaroxaban met andere sterke CYP3A4-inductoren (bijv. fenytoïne, carbamazepine, fenobarbital of sint-janskruid (Hypericum perforatum)) kan ook leiden tot lagere plasmaconcentraties rivaroxaban. Daarom dient gelijktijdige toediening van sterke CYP3A4-inductoren te worden vermeden, tenzij de patiënt nauwlettend wordt geobserveerd op het optreden van klachten en symptomen van trombose.
Andere gelijktijdige behandelingen
Er zijn geen klinisch significante farmacokinetische of farmacodynamische interacties waargenomen wanneer rivaroxaban gelijktijdig werd toegediend met midazolam (substraat van CYP3A4), digoxine (substraat van Pgp), atorvastatine (substraat van CYP3A4 en Pgp) of omeprazol (protonpompremmer). Rivaroxaban remt noch induceert belangrijke isovormen van CYP, zoals CYP3A4.
Laboratoriumparameters
Zoals verwacht, worden stollingsparameters (bijv. PT, APTT, Heptest) beïnvloed door de werking van rivaroxaban (zie rubriek 5.1).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
De veiligheid en werkzaamheid van rivaroxaban zijn niet vastgesteld bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Vanwege de mogelijke reproductietoxiciteit, het inherente risico op bloedingen en de aanwijzingen dat rivaroxaban de placenta passeert, is rivaroxaban gecontra-indiceerd bij zwangerschap (zie rubriek 4.3).
Vrouwen die zwanger kunnen worden, dienen zwangerschap te voorkomen tijdens de behandeling met rivaroxaban.
Borstvoeding
De veiligheid en werkzaamheid van rivaroxaban zijn niet vastgesteld bij vrouwen die borstvoeding geven. Dieronderzoek duidt erop dat rivaroxaban wordt uitgescheiden in de moedermelk. Daarom is rivaroxaban gecontra-indiceerd in de periode dat een vrouw borstvoeding geeft (zie rubriek 4.3). Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met rivaroxaban moet worden gestaakt dan wel niet moet worden ingesteld.
Vruchtbaarheid
Er zijn geen specifieke studies uitgevoerd met rivaroxaban om de effecten op de vruchtbaarheid bij mensen te onderzoeken. In een studie naar de mannelijke en vrouwelijke vruchtbaarheid bij ratten werden geen effecten gezien (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Rivaroxaban heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bijwerkingen als syncope (frequentie: soms) en duizeligheid (frequentie: vaak) zijn gemeld (zie rubriek 4.8). Patiënten die deze bijwerkingen ervaren, mogen niet rijden en geen machines bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van rivaroxaban is beoordeeld in dertien fase III-hoofdonderzoeken (zie Tabel 1).
In totaal werden 69.608 volwassen patiënten in negentien fase III-onderzoeken en 488 pediatrische patiënten in twee fase II-onderzoeken en twee fase III-onderzoeken blootgesteld aan rivaroxaban.
Tabel 1: Aantal onderzochte patiënten, totale dagelijkse dosis en maximale behandelingsduur in fase III-onderzoeken bij volwassenen en kinderen
| Indicatie | Aantal patiënten* | Totale dagelijkse dosis | Maximale behandelingsduur |
| Preventie van veneuze trombo-embolie (VTE) bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergingen. | 6.097 | 10 mg | 39 dagen |
| Preventie van VTE bij medisch zieke patiënten | 3.997 | 10 mg | 39 dagen |
| Behandeling van diep-veneuze trombose (DVT), pulmonale embolie (PE) en preventie van recidieven | 6.790 | Dag 1-21: 30 mg Dag 22 en daarna: 20 mg Na ten minste 6 maanden: 10 mg of 20 mg | 21 maanden |
| Indicatie | Aantal patiënten* | Totale dagelijkse dosis | Maximale behandelingsduur |
Behandeling van VTE en preventie van recidief VTE bij voldragen neonaten en kinderen jonger dan 18 jaar na aanvang van een standaard antistollingsbehandeling | 329 | Dosis aangepast aan het lichaamsgewicht om een blootstelling te bereiken die vergelijkbaar is met de blootstelling waargenomen bij volwassenen die voor DVT werden behandeld met 20 mg rivaroxaban eenmaal daags | 12 maanden |
| Preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren | 7.750 | 20 mg | 41 maanden |
| Preventie van atherotrombotische complicaties bij patiënten na een acuut coronair syndroom (ACS) | 10.225 | Respectievelijk 5 mg of 10 mg samen met óf ASA óf ASA plus clopidogrel of ticlopidine | 31 maanden |
| Preventie van atherotrombotische complicaties bij patiënten met CHZ/PAV | 18.244 | 5 mg samen met ASA, of 10 mg alleen | 47 maanden |
| 3.256** | 5 mg samen met ASA | 42 maanden |
*Patiënten blootgesteld aan ten minste één dosis rivaroxaban
**Afkomstig van het VOYAGER PAD-onderzoek
De vaakst gemelde bijwerkingen bij patiënten die rivaroxaban kregen, waren bloedingen (Tabel 2) (zie rubriek 4.4 en ‘Beschrijving van bepaalde bijwerkingen’ hieronder). De vaakst gemelde bloedingen waren epistaxis (4,5%) en hemorragie van het maag-darmkanaal (3,8%).
Tabel 2: Frequentie van voorvallen van bloedingen* en anemie bij patiënten die aan rivaroxaban werden blootgesteld in alle voltooide fase III-onderzoeken bij volwassenen en kinderen
| Indicatie | Om het even welke bloeding | Anemie |
Preventie van veneuze trombo-embolie (VTE) bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergingen | 6,8% van de patiënten | 5,9% van de patiënten |
| Preventie van veneuze trombo-embolie bij medisch zieke patiënten | 12,6% van de patiënten | 2,1% van de patiënten |
| Behandeling van DVT, PE en preventie van recidieven | 23% van de patiënten | 1,6% van de patiënten |
| Behandeling van VTE en preventie van recidief VTE bij voldragen neonaten en kinderen jonger dan 18 jaar na aanvang van een standaard antistollingsbehandeling | 39,5% van de patiënten | 4,6% van de patiënten |
Preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren | 28 per 100 patiëntjaren | 2,5 per 100 patiëntjaren |
| Preventie van atherotrombotische complicaties bij patiënten na een ACS | 22 per 100 patiëntjaren | 1,4 per 100 patiëntjaren |
| Preventie van atherotrombotische complicaties bij patiënten met CHZ/PAV | 6,7 per 100 patiëntjaren | 0,15 per 100 patiëntjaren** |
8,38 per 100 patiëntjaren | 0,74 per 100 patiëntjaren***# |
* Voor alle onderzoeken met rivaroxaban worden alle bloedingsvoorvallen verzameld, gerapporteerd en beoordeeld.
** In het COMPASS-onderzoek is de incidentie van anemie laag, omdat er een selectieve methode voor het verzamelen van bijwerkingen werd gebruikt. *** Een selectieve methode voor het verzamelen van bijwerkingen werd gebruikt # Afkomstig van het VOYAGER PAD-onderzoek
Bijwerkingen weergegeven in tabelvorm
De frequenties van bijwerkingen die werden gemeld met rivaroxaban bij volwassen en pediatrische patiënten staan per systeem/orgaanklasse (volgens MedDRA) en per frequentie weergegeven in Tabel 3 hieronder.
De frequenties worden als volgt gedefinieerd:
zeer vaak: > 1/10
vaak: ≥ 1/100, < 1/10
soms: ≥ 1/1.000, < 1/100
zelden: ≥ 1/10.000, < 1/1.000
zeer zelden: < 1/10.000
niet bekend: kan met de beschikbare gegevens niet worden bepaald
Tabel 3: Alle bijwerkingen die zijn gemeld bij volwassen patiënten in klinische fase III-studies of tijdens postmarketinggebruik* en bij pediatrische patiënten in twee fase II-studies en twee fase III-studies
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | ||||||||||
| Bloed- en lymfestelselaandoeningen | ||||||||||||||
| Anemie (incl. betreffende laboratorium-waarden) | Trombocytose (incl. verhoogde plaatjestelling) A, trombocytopenie | |||||||||||||
| Immuunsysteemaandoeningen | ||||||||||||||
Allergische reactie, allergische dermatitis, angio-oedeem en allergisch oedeem | Anafylactische reacties, inclusief anafylactische shock | |||||||||||||
| Zenuwstelselaandoeningen | ||||||||||||||
| Duizeligheid, hoofdpijn | Cerebrale en intracraniale hemorragie, syncope | |||||||||||||
| Oogaandoeningen | ||||||||||||||
| Hemorragie van de ogen (incl. conjunctivale hemorragie) | ||||||||||||||
| Hartaandoeningen | ||||||||||||||
| Tachycardie | ||||||||||||||
| Bloedvataandoeningen | ||||||||||||||
| Hypotensie, hematoom | ||||||||||||||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||||||||||||||
| Epistaxis, bloed ophoesten | Eosinofiele longontsteking | |||||||||||||
| Maagdarmstelselaandoeningen | ||||||||||||||
Tandvleesbloedin g, hemorragie van het maag-darmkanaal (incl. rectale hemorragie), abdominale en gastro-intestinale pijn, dyspepsie, misselijkheid, obstipatieA, diarree, brakenA | Droge mond | |||||||||||||
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | ||||||||||
| Lever- en galaandoeningen | ||||||||||||||
| Verhoogde transaminases | Leverfunctiestoor nissen, verhoogd bilirubine, verhoogde alkalische fosfatase in het bloedA, verhoogd gammaglutamyltr ansferase (GGT)A | Geelzucht, verhoogd geconjugeerd bilirubine (al dan niet gepaard gaande met verhoogde ALAT-waarden), cholestase, hepatitis (incl. hepatocellulaire schade) | ||||||||||||
| Huid- en onderhuidaandoeningen | ||||||||||||||
Pruritus (incl. zeldzame gevallen van gegeneraliseerde pruritus), huiduitslag, ecchymose, cutane en subcutane hemorragie | Urticaria | Stevens-Johnson-syndroom/ toxische epidermale necrolyse, DRESS-syndroo m | ||||||||||||
| Skeletspierstelsel- en bindweefselaandoeningen | ||||||||||||||
Pijn in de extremiteiten A | Hemartrose | Spierhemorragie | Compartiment-syndroom secundair aan een bloeding | |||||||||||
| Nier- en urinewegaandoeningen | ||||||||||||||
Urogenitale hemorragie (incl. hematurie en menorragieB), verminderde nierfunctie (incl. verhoogd bloedcreatinine, verhoogd bloedureum) | Nierfalen/acuut nierfalen secundair aan een bloeding welke kan leiden tot hypoperfusie, nefropathie gerelateerd aan antistollingsmidd el | |||||||||||||
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||||||||||||||
KoortsA, perifeer oedeem, verminderde algehele kracht en energie (incl. vermoeidheid en asthenie) | Zich onwel voelen (incl. malaise) | Gelokaliseerd oedeemA | ||||||||||||
| Onderzoeken | ||||||||||||||
Verhoogd LDHA, verhoogd lipaseA, verhoogd amylaseA | ||||||||||||||
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | ||||||||||
| Letsels, intoxicaties en verrichtingscomplicaties | ||||||||||||||
Postprocedurele hemorragie (incl. postoperatieve anemie en wondhemorragie) , contusie, wondsecretieA | Vasculair pseudoaneurysma C | |||||||||||||
A: waargenomen bij preventie van VTE bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergaan
B: waargenomen bij behandeling van DVT, PE en preventie van recidieven als zeer vaak bij vrouwen < 55 jaar
C: waargenomen als soms bij preventie van atherotrombotische complicaties bij patiënten na een ACS (na een percutane coronaire interventie)
* In geselecteerde fase III-onderzoeken werd een vooraf gespecificeerde, selectieve methode voor het verzamelen van bijwerkingen gebruikt. De incidentie van bijwerkingen nam niet toe en na analyse van deze onderzoeken werd geen nieuwe bijwerking vastgesteld.
Beschrijving van bepaalde bijwerkingen
Vanwege het farmacologische werkingsmechanisme kan het gebruik van rivaroxaban geassocieerd zijn met een verhoogd risico op occulte of duidelijke bloedingen in elk weefsel of orgaan, die kunnen leiden tot posthemorragische anemie. De klachten, symptomen en ernst (inclusief fatale afloop) variëren afhankelijk van de locatie en de mate of uitgebreidheid van de bloeding en/of anemie (zie rubriek 4.9 ‘Behandeling van een bloeding’). In de klinische onderzoeken werden bloedingen van slijmvliezen (bijvoorbeeld epistaxis, gingivaal, gastro-intestinaal, urogenitaal, met inbegrip van abnormale vaginale of toegenomen menstruele bloedingen) en anemie vaker gezien gedurende een langdurige behandeling met rivaroxaban, in vergelijking met een behandeling met een VKA. Daarom kan, naast een adequaat klinisch toezicht, laboratoriumonderzoek van het hemoglobine/hematocriet van waarde zijn voor het ontdekken van occult bloedverlies en voor het kwantificeren van de klinische relevantie van manifest bloedverlies, indien dit geschikt wordt geacht.
Het risico op bloedingen kan verhoogd zijn bij bepaalde patiëntengroepen, bijvoorbeeld bij patiënten met ernstige arteriële hypertensie die niet onder controle is en/of die gelijktijdig een behandeling krijgen die de hemostase beïnvloedt (zie rubriek 4.4 ‘Risico op bloedingen’). Menstruele bloedingen kunnen intensiever worden en/of langer duren. Bloedingscomplicaties kunnen zich uiten in zwakte, bleekheid, duizeligheid, hoofdpijn of onverklaarde zwelling, dyspnoe en onverklaarde shock. In sommige gevallen zijn symptomen van cardiale ischemie zoals angina pectoris als gevolg van anemie waargenomen.
Bekende complicaties als gevolg van een ernstige bloeding, zoals compartimentsyndroom en nierfalen als gevolg van hypoperfusie of nefropathie gerelateerd aan antistollingsmiddel, zijn gemeld voor rivaroxaban. Daarom moet bij de beoordeling van de conditie van patiënten die worden behandeld met anticoagulantia altijd de mogelijkheid van een bloeding worden overwogen.
Pediatrische patiënten
Behandeling van VTE en preventie van recidief VTE
De veiligheidsbeoordeling bij kinderen en adolescenten is gebaseerd op de veiligheidsgegevens van twee open-label fase II-studies en één open-label fase III-studie met actieve comparator bij pediatrische patiënten vanaf de geboorte tot een leeftijd jonger dan 18 jaar. Doorgaans waren de veiligheidsbevindingen voor de diverse pediatrische leeftijdsgroepen vergelijkbaar tussen rivaroxaban en de comparator. Over het geheel genomen was het veiligheidsprofiel bij de 412 kinderen en adolescenten die met rivaroxaban werden behandeld, vergelijkbaar met het veiligheidsprofiel dat is waargenomen bij de volwassen populatie en was het consistent voor alle leeftijdssubgroepen, hoewel de beoordeling beperkt is vanwege het kleine aantal patiënten.
Bij pediatrische patiënten werden hoofdpijn (zeer vaak; 16,7%), koorts (zeer vaak; 11,7%), epistaxis (zeer vaak; 11,2%), braken (zeer vaak; 10,7%), tachycardie (vaak; 1,5%), verhoogd bilirubine (vaak; 1,5%) en verhoogd geconjugeerd bilirubine (soms; 0,7%) frequenter gemeld dan bij volwassenen. In overeenstemming met de volwassen populatie werd menorragie na menarche waargenomen bij 6,6% (vaak) van de vrouwelijke adolescenten. Trombocytopenie, zoals waargenomen in de postmarketingervaring bij de volwassen populatie, kwam vaak (4,6%) voor in klinische studies met kinderen. De bijwerkingen bij pediatrische patiënten waren voornamelijk licht tot matig ernstig.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Bij volwassenen zijn zeldzame gevallen van overdosering tot maximaal 1.960 mg gemeld. In geval van overdosering moet de patiënt zorgvuldig worden gecontroleerd op bloedingscomplicaties of andere bijwerkingen (zie hieronder “Behandeling van een bloeding”). Er zijn beperkte gegevens beschikbaar over kinderen. Vanwege gelimiteerde absorptie wordt een plafond-effect zonder verdere stijging van de gemiddelde plasmaconcentratie verwacht bij supratherapeutische doses van 50 mg rivaroxaban of meer bij volwassenen, maar er zijn geen gegevens beschikbaar over supratherapeutische doses bij kinderen. Een specifiek reverterend middel (andexanet alfa) dat de farmacodynamische effecten van rivaroxaban tegengaat is beschikbaar voor volwassenen, maar is niet vastgelegd voor kinderen (zie de samenvatting van de productkenmerken van andexanet alfa). Gebruik van actieve kool om de absorptie te verminderen kan in geval van overdosering van rivaroxaban worden overwogen.
Behandeling van een bloeding
Mocht een bloedingcomplicatie optreden bij een patiënt die rivaroxaban krijgt, dan dient de volgende inname van rivaroxaban te worden uitgesteld of de behandeling te worden gestaakt, naargelang wat passend wordt geacht. Rivaroxaban heeft een halfwaardetijd van ongeveer 5 tot 13 uur bij volwassenen. De halfwaardetijd bij kinderen, geschat met benaderingen van farmacokinetische populatiemodellering, is korter (zie rubriek 5.2). Behandeling dient per patiënt te worden afgestemd op basis van de ernst en locatie van de hemorragie. Gepaste symptomatische behandeling kan naar behoefte worden gegeven, zoals mechanische compressie (bijv. voor ernstige epistaxis), chirurgische hemostase met procedures voor het onder controle brengen van bloedingen, suppletie van vocht en hemodynamische ondersteuning, bloedproducten (erytrocytenconcentraat of fresh frozen plasma, afhankelijk van de geassocieerde anemie of coagulopathie) of bloedplaatjes. Als een bloeding niet onder controle gebracht kan worden door bovengenoemde maatregelen, dient toediening van, hetzij een specifieke factor Xa-remmer-reverterend middel (andexanet alfa), dat de farmacodynamische effecten van rivaroxaban tegengaat, of een specifiek procoagulans, zoals protrombinecomplex-concentraat (PCC), geactiveerd protrombinecomplex-concentraat (APCC) of recombinant-factor VIIa (r-FVIIa) te worden overwogen. Er is echter momenteel zeer weinig klinische ervaring met het gebruik van deze geneesmiddelen bij volwassenen en kinderen die rivaroxaban krijgen. De aanbeveling is ook gebaseerd op beperkte niet-klinische gegevens. Herdosering van recombinant-factor VIIa moet worden overwogen en getitreerd afhankelijk van de verbetering van de bloeding. Bij ernstige bloedingen moet een consult bij een stollingsexpert worden overwogen, indien deze op lokatie aanwezig is (zie rubriek 5.1).
Protaminesulfaat en vitamine K hebben naar verwachting geen invloed op de antistollingswerking van rivaroxaban. Er is beperkte ervaring met tranexaminezuren geen ervaring met aminocapronzuur en aprotinine bij volwassenen die rivaroxaban krijgen. Er is geen ervaring over het gebruik van deze middelen bij kinderen die rivaroxaban krijgen. Er is geen wetenschappelijke grond voor de werkzaamheid van, noch ervaring met het gebruik van het systemische hemostaticum desmopressine bij personen die rivaroxaban krijgen. Vanwege de hoge binding aan plasma-eiwitten is rivaroxaban naar verwachting niet dialyseerbaar.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antitrombotische middelen, directe factor Xa remmers, ATC code: B01AF01
Werkingsmechanisme
Rivaroxaban is een zeer selectieve directe factor Xa-remmer met orale biologische beschikbaarheid. Remming van factor Xa onderbreekt de intrinsieke en extrinsieke route van de bloedstollingscascade, met als gevolg remming van zowel de trombineformatie als de stolselvorming. Rivaroxaban remt trombine (geactiveerd factor II) niet en er is geen effect op bloedplaatjes aangetoond.
Farmacodynamische effecten
Er werd een dosisafhankelijke remming van factor Xa-activiteit waargenomen bij de mens. De protrombinetijd (PT) wordt dosisafhankelijk beïnvloed door rivaroxaban, en heeft een hoge correlatie met de plasmaconcentraties (r-waarde 0,98) wanneer Neoplastine in de bepaling wordt gebruikt. Andere reagentia zullen andere resultaten opleveren. De aflezing van de PT dient in seconden te gebeuren, omdat de INR alleen is gekalibreerd en gevalideerd voor cumarinen en niet kan worden gebruikt voor andere anticoagulantia.
Bij patiënten die rivaroxaban kregen voor de behandeling van DVT en PE en de preventie van recidieven varieerden de 5/95 percentielen voor PT (Neoplastine) 2-4 uur na inname van de tablet (d.w.z. op het tijdstip van maximaal effect) voor tweemaal daags 15 mg rivaroxaban van 17 tot 32 s en voor eenmaal daags 20 mg rivaroxaban van 15 tot 30 s. Voor de dalwaarde (8-16 uur na inname van de tablet) varieerden de 5/95 percentielen voor tweemaal daags 15 mg van 14 tot 24 s en voor eenmaal daags 20 mg (18-30 uur na inname van de tablet) van 13 tot 20 s.
Bij patiënten met non-valvulair atriumfibrilleren die rivaroxaban kregen voor de preventie van CVA en systemische embolie varieerden de 5/95 percentielen voor PT (Neoplastine) 1-4 uur na inname van de tablet (d.w.z. op het moment van maximaal effect) bij de patiënten behandeld met eenmaal daags 20 mg van 14 s tot 40 s en bij patiënten met matige nierinsufficiëntie die werden behandeld met eenmaal daags 15 mg van 10 s tot 50 s.
In een klinische farmacologische studie naar het terugdraaien van de farmacodynamische effecten van rivaroxaban bij gezonde volwassen proefpersonen (n = 22), werden de effecten van een eenmalige dosis (50 IU/kg) van 2 verschillende typen PCC’s, een 3-factor PCC (Factor II, IX en X) en een 4-factor PCC (Factor II, VII, IX en X), onderzocht. De 3-factor PCC verlaagde de gemiddelde Neoplastin PT-waarden met circa 1,0 seconde binnen 30 minuten, vergeleken met een verlaging van ongeveer 3,5 seconden die waargenomen werd bij de 4-factor PCC. Daarentegen had de 3-factor PCC een groter en sneller algemeen effect op het terugdraaien van veranderingen in endogene trombineaanmaak dan de 4-factor PCC (zie rubriek 4.9).
De APTT (activated partial thromboplastin time) en Heptest worden ook dosisafhankelijk verlengd; deze worden echter niet aanbevolen om het farmacodynamische effect van rivaroxaban te beoordelen. Het is niet nodig om stollingsparameters te bewaken tijdens behandeling met rivaroxaban in de klinische praktijk. Indien echter klinisch geïndiceerd kunnen de rivaroxabanspiegels worden gemeten met gekalibreerde kwantitatieve anti-factor-Xa-testen (zie rubriek 5.2).
Pediatrische patiënten
PT (neoplastinereagens), APTT en anti-Xa-assay (met een gekalibreerde kwantitatieve test) geven bij kinderen een nauwe correlatie met plasmaconcentraties. De correlatie tussen anti-Xa en plasmaconcentraties is lineair met een helling dicht bij 1. Individuele discrepanties met hogere of lagere anti-Xa-waarden, vergeleken met de overeenstemmende plasmaconcentraties, kunnen voorkomen. Tijdens een klinische behandeling met rivaroxaban hoeven stollingsparameters niet routinematig te worden gecontroleerd. Indien echter klinisch geïndiceerd, kunnen rivaroxabanconcentraties worden gemeten met gekalibreerde kwantitatieve anti-factor Xa-testen in mcg/l (zie Tabel 13 in rubriek 5.2 voor bereiken van waargenomen plasmaconcentraties van rivaroxaban bij kinderen). Er moet rekening worden gehouden met de onderste grens van kwantificaties wanneer de anti-Xa-test wordt gebruikt voor het kwantificeren van plasmaconcentraties van rivaroxaban bij kinderen. Er is geen drempel vastgelegd voor werkzaamheids- of veiligheidsvoorvallen.
Klinische werkzaamheid en veiligheid
Preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren Het klinische programma met rivaroxaban is opgezet om de werkzaamheid van rivaroxaban voor de preventie van CVA en systemische embolie aan te tonen bij patiënten met non-valvulair atriumfibrilleren.
In het dubbelblinde hoofdonderzoek ROCKET AF werd aan 14.264 patiënten ofwel eenmaal daags 20 mg rivaroxaban (eenmaal daags 15 mg voor patiënten met een creatinineklaring van 30-49 ml/min) gegeven, ofwel warfarine, getitreerd tot een streef-INR-waarde van 2,5 (therapeutisch bereik 2,0 tot 3,0). De mediane tijd dat patiënten werden behandeld bedroeg 19 maanden en de totale behandelduur was tot 41 maanden.
34,9% van de patiënten werd behandeld met acetylsalicylzuur en 11,4% werd behandeld met een klasse III-antiaritmicum, waaronder amiodaron.
Rivaroxaban was non-inferieur aan warfarine voor het primaire, samengestelde eindpunt van CVA en niet-CZS systemische embolie. In de populatie per-protocol, on treatment, kwamen CVA en systemische embolie voor bij 188 patiënten behandeld met rivaroxaban (1,71% per jaar) en bij 241 patiënten behandeld met warfarine (2,16% per jaar) (HR 0,79; 95%-BI: 0,66-0,96; p < 0,001 voor non-inferioriteit). Bij alle gerandomiseerde patiënten, geanalyseerd op basis van ‘intention-to-treat’ (ITT), kwamen primaire events voor bij 269 patiënten behandeld met rivaroxaban (2,12% per jaar) en bij 306 patiënten behandeld met warfarine (2,42% per jaar) (HR 0,88; 95%-BI: 0,74-1,03; p < 0,001 voor non-inferioriteit, p = 0,117 voor superioriteit). De resultaten voor de secundaire eindpunten zoals die zijn getest in hiërarchische volgorde in de ITT-analyse zijn weergegeven in Tabel 4. Bij patiënten in de warfarinegroep waren de INR-waarden gemiddeld 55% van de tijd (mediaan 58%; interkwartielafstand 43 tot 71) in de therapeutische range (2,0 tot 3,0). Het effect van rivaroxaban verschilde niet tussen centra gegroepeerd in kwartielen van gelijke grootte naar het niveau van de TTR (Time in Target INR range van 2,0-3,0) (p = 0,74 voor interactie). In centra in het hoogste kwartiel was de hazardratio (HR) van rivaroxaban versus warfarine 0,74 (95%-BI: 0,94-1,12) De incidentiepercentages voor de belangrijkste veiligheidsresultaten (ernstige en niet-ernstige klinisch relevante bloeding) waren ongeveer hetzelfde voor beide behandelgroepen (zie Tabel 5).
Tabel 4: Resultaten met betrekking tot de werkzaamheid uit fase III-onderzoek ROCKET AF
| Onderzoekspopulatie | ITT-analyse voor werkzaamheid bij patiënten met niet-valvulair atriumfibrilleren | ||
| Behandeldosering | Rivaroxaban eenmaal daags 20 mg (eenmaal daags 15 mg voor patiënten met matige nierinsufficiëntie) Event rate (100 pat.jr.) | Warfarine getitreerd tot streef-INR-waarde van 2,5 (therapeutisch bereik 2,0 tot 3,0) Event rate (100 pat.jr.) | HR (95%-BI) p-waarde voor superioriteit |
| CVA en niet-CZS systemische embolie | 269 (2,12) | 306 (2,42) | 0,88 (0,74-1,03) 0,117 |
CVA, niet-CZS systemische embolie en vasculair overlijden | 572 (4,51) | 609 (4,81) | 0,94 (0,84-1,05) 0,265 |
CVA, niet-CZS systemische embolie, vasculair overlijden en MI | 659 (5,24) | 709 (5,65) | 0,93 (0,83-1,03) 0,158 |
| CVA | 253 (1,99) | 281 (2,22) | 0,90 (0,76-1,07) 0,221 |
| Niet-CZS systemische embolie | 20 (0,16) | 27 (0,21) | 0,74 (0,42-1,32) 0,308 |
| MI | 130 (1,02) | 142 (1,11) | 0,91 (0,72-1,16) 0,464 |
Tabel 5: Resultaten met betrekking tot de veiligheid uit fase III-onderzoek ROCKET AF
| Onderzoekspopulatie | Patiënten met non-valvulair atriumfibrillerena) | ||
| Behandeldosering | Rivaroxaban eenmaal daags 20 mg (eenmaal daags 15 mg voor patiënten met matige nierinsufficiëntie) Event rate (100 pat.jr.) | Warfarine getitreerd tot streef-INR-waarde van 2,5 (therapeutisch bereik 2,0 tot 3,0) Event rate (100 pat.jr.) | HR (95%-BI) p-waarde |
| Ernstige en niet-ernstige klinisch relevante bloeding | 1.475 (14,91) | 1.449 (14,52) | 1,03 (0,96-1,11) 0,442 |
| Ernstige bloeding | 395 (3,60) | 386 (3,45) | 1,04 (0,90-1,20) 0,576 |
| Overlijden door bloeding* | 27 (0,24) | 55 (0,48) | 0,50 (0,31-0,79) 0,003 |
| Kritisch-orgaanbloeding* | 91 (0,82) | 133 (1,18) | 0,69 (0,53-0,91) 0,007 |
| Intracraniale hemorragie* | 55 (0,49) | 84 (0,74) | 0,67 (0,47-0,93) 0,019 |
| Onderzoekspopulatie | Patiënten met non-valvulair atriumfibrillerena) | ||
| Behandeldosering | Rivaroxaban eenmaal daags 20 mg (eenmaal daags 15 mg voor patiënten met matige nierinsufficiëntie) Event rate (100 pat.jr.) | Warfarine getitreerd tot streef-INR-waarde van 2,5 (therapeutisch bereik 2,0 tot 3,0) Event rate (100 pat.jr.) | HR (95%-BI) p-waarde |
| Hemoglobinedaling* | 305 (2,77) | 254 (2,26) | 1,22 (1,03-1,44) 0,019 |
Transfusie van 2 of meer eenheden erytrocytenconcentraat of volbloed* | 183 (1,65) | 149 (1,32) | 1,25 (1,01-1,55) 0,044 |
| Niet-ernstige klinisch relevante bloeding | 1.185 (11,80) | 1.151 (11,37) | 1,04 (0,96-1,13) 0,345 |
| Mortaliteit, alle oorzaken | 208 (1,87) | 250 (2,21) | 0,85 (0,70-1,02) 0,073 |
- a) Veiligheidspopulatie, on treatment
* Nominaal significant
In aanvulling op het fase III ROCKET-AF-onderzoek werd een prospectief, post-autorisatie, non-interventie, open-label cohortstudie (XANTUS) met één behandelarm uitgevoerd met centrale beoordeling van de uitkomsten waaronder trombo-embolieën en ernstige bloedingen. 6.704 patiënten met niet-valvulair atriumfibrilleren waren geïncludeerd voor de preventie in de klinische praktijk van beroerte en systemische embolieën buiten het centrale zenuwstelsel (CZS). De gemiddelde CHADS2-score was 1,9 en de HAS-BLED-score was 2,0 in XANTUS, vergeleken met een gemiddelde CHADS2- en HAS-BLED-score van respectievelijk 3,5 en 2,8 in ROCKET-AF. Ernstige bloedingen kwamen voor bij 2,1 per 100 patiëntjaren. Fatale bloedingen werden gemeld bij 0,2 per 100 patiëntjaren en intracraniale bloedingen bij 0,4 per 100 patiëntjaren. Beroerte of niet-CZS systemische embolieën werden vastgesteld bij 0,8 per 100 patiëntjaren. Deze observaties in de klinische praktijk komen overeen met het vastgestelde veiligheidsprofiel voor deze indicatie.
In een niet-conventionele studie na toelating van het geneesmiddel werd rivaroxaban voorgeschreven voor de preventie van beroertes en systemische embolieën aan meer dan 162.000 patiënten met non-valvulair atriumfibrilleren uit vier landen. De frequentie per 100 patiëntenjaren voor ischemische beroertes was 0,70 (95%-BI 0,44-1,13). De frequentie per 100 patiëntenjaren van bloedingen die tot ziekenhuisopname leidden, was 0,43 (95%-BI 0,31-0,59) voor intracraniële bloeding, 1,04 (95%-BI 0,65-1,66) voor gastro-intestinale bloeding en 0,40 (95%-BI 0,25-0,65) voor overige bloedingen.
Patiënten die cardioversie ondergaan
Bij 1.504 patiënten met non-valvulair atriumfibrilleren die gepland waren voor cardioversie werd een prospectieve, gerandomiseerde, open-label, multicenter, verkennende studie uitgevoerd met geblindeerde eindpuntevaluatie (X-VERT) ter vergelijking van rivaroxaban en VKA met dosisaanpassing ter preventie van cardiovasculaire events. De geïncludeerde patiënten waren wel of niet eerder behandeld met orale antistolling en werden 2:1 gerandomiseerd naar rivaroxaban of VKA. Er werd TEE-geleide (1-5 dagen voorbehandeling) of conventionele cardioversie (minimaal drie weken voorbehandeling) toegepast. Het primaire eindpunt voor de werkzaamheid (alle beroertes, TIA’s, niet-CZS systemische embolieën, myocardinfarct (MI) en cardiovasculaire sterfgevallen) trad op bij 5 (0,5%) patiënten in de rivaroxaban-groep (n = 978) en 5 (1,0%) patiënten in de VKA-groep (n = 492, relatief risico (RR) 0,50; 95%-BI: 0,15-1,73; aangepaste ITT-populatie). De belangrijkste veiligheidsuitkomst (ernstige bloeding) kwam voor bij 6 (0,6%) patiënten in de rivaroxaban-groep (n = 988) en bij 4 (0,8%) patiënten in de VKA-groep (n = 499) (RR 0,76; 95%-BI: 0,21-2,67; veiligheidspopulatie). Deze verkennende studie heeft vergelijkbare werkzaamheid en veiligheid aangetoond tussen groepen die behandeld werden met rivaroxaban en VKA rondom cardioversie.
Patiënten met non-valvulair atriumfibrilleren die PCI met stentplaatsing ondergaan. Een gerandomiseerde, open-label, multicenter studie (PIONEER AF-PCI) werd uitgevoerd bij 2.124 patiënten met non-valvulair atriumfibrilleren die PCI met stentplaatsing ondergingen vanwege primaire atherosclerose om de veiligheid tussen twee rivaroxaban behandelregimes en een VKA behandelregime te vergelijken. Patiënten werden willekeurig toegewezen op een 1:1:1 manier voor een behandeling van totaal 12 maanden. Patiënten met een voorgeschiedenis van beroerte of TIA werden uitgesloten.
Groep 1 ontving 15 mg rivaroxaban eenmaal daags (10 mg eenmaal daags in patiënten met creatinineklaring van 30-49 ml/min) plus een P2Y12-remmer. Groep 2 ontving rivaroxaban 2,5 mg tweemaal daags plus DAPT (dual antiplatelet therapy, d.w.z. clopidogrel 75 mg [of een andere P2Y12-remmer] plus lage dosering acetylsalicylzuur [ASA] gedurende 1, 6 of 12 maanden gevolgd door rivaroxaban 15 mg (of 10 mg voor patiënten met creatinineklaring 30-49 ml/min) eenmaal daags plus lage dosering ASA. Groep 3 ontving VKA op INR-geleide plus DAPT gedurende 1, 6 of 12 maanden, gevolgd door VKA op INR-geleide plus lage dosering ASA.
Het primaire veiligheids-eindpunt, klinisch significante bloedingen, kwam voor bij 109 (15,7%), 117 (16,6%) en 167 (24,0%) patiënten in respectievelijk groep 1, groep 2 en groep 3 (respectievelijk HR 0,59; 95%-BI: 0,47-0.76; p < 0,001, en HR 0,63; 95%-BI: 0,50-0,80; p < 0,001). Het secundaire eindpunt (samengesteld eindpunt van cardiovasculaire voorvallen: cardiovasculair overlijden, MI of beroerte) kwam voor bij 41 (5,9%), 36 (5,1%), en 36 (5,2%) patiënten in respectievelijk groep 1, groep 2 en groep 3. Elk van de rivaroxaban behandelregimes liet een significante reductie zien van klinisch significante bloedingen vergeleken met het VKA behandelregime bij patiënten met non-valvulair atriumfibrilleren die een PCI met stentplaatsing ondergingen.
Het primaire doel van PIONEER AF-PCI was om veiligheid te beoordelen. Gegevens over effectiviteit (inclusief trombo-embolische voorvallen) in deze populatie zijn beperkt.
Behandeling van DVT en PE, en preventie van recidief DVT en PE
Het klinische programma met rivaroxaban is opgezet om de werkzaamheid van rivaroxaban bij de initiële en de voortgezette behandeling van acute DVT en PE en bij de preventie van recidieven aan te tonen.
Meer dan 12.800 patiënten werden onderzocht in vier gerandomiseerde, gecontroleerde, klinische fase III-onderzoeken (Einstein DVT, Einstein PE, Einstein Extension en Einstein Choice) en additioneel werd een vooraf bepaalde gepoolde analyse van de Einstein DVT- en Einstein PE-onderzoeken uitgevoerd. De totale, gecombineerde behandelduur was in alle onderzoeken tot maximaal 21 maanden.
In het Einstein DVT-onderzoek werden 3.449 patiënten met acute DVT onderzocht voor de behandeling van DVT en de preventie van recidief DVT en PE (patiënten met symptomatische PE werden van dit onderzoek uitgesloten). De behandelduur bedroeg 3, 6 of 12 maanden en was afhankelijk van het klinische oordeel van de onderzoeker.
In de eerste 3 weken van de behandeling van acute DVT werd tweemaal daags 15 mg rivaroxaban toegediend. Dit werd gevolgd door eenmaal daags 20 mg rivaroxaban.
In het Einstein PE-onderzoek werden 4.832 patiënten met acuut PE onderzocht voor de behandeling van PE en de preventie van recidief DVT en PE. De behandelduur bedroeg 3, 6 of 12 maanden en was afhankelijk van het klinisch oordeel van de onderzoeker.
In de eerste 3 weken van de behandeling van acute PE werd tweemaal daags 15 mg rivaroxaban toegediend. Dit werd gevolgd door eenmaal daags 20 mg rivaroxaban.
Bij zowel het Einstein DVT- als het Einstein PE-onderzoek bestond het behandelregime van de comparator uit enoxaparine dat ten minste 5 dagen werd toegediend in combinatie met een behandeling met een vitamine K-antagonist, totdat de PT/INR binnen het therapeutische bereik viel (≥ 2,0). De behandeling werd voortgezet met een vitamine K-antagonist, waarvan de dosis zo werd aangepast dat de PT/INR-waarden binnen het therapeutisch bereik van 2,0 tot 3,0 bleven.
In het Einstein Extension-onderzoek werden 1.197 patiënten met DVT of PE onderzocht voor de preventie van recidief DVT en PE. De behandelduur bedroeg een additionele 6 tot 12 maanden bij patiënten die reeds een behandeling van 6 tot 12 maanden voor een veneuze trombo-embolie hadden ondergaan en was afhankelijk van het klinische oordeel van de onderzoeker. Rivaroxaban eenmaal daags 20 mg werd vergeleken met placebo.
Einstein DVT, Einstein PE en Einstein Extension gebruikten dezelfde vooraf gedefinieerde primaire en secundaire eindpunten voor de werkzaamheid. Het primaire eindpunt voor de werkzaamheid was symptomatisch, recidief VTE, gedefinieerd als de samenstelling van recidief DVT of fatale of niet-fatale PE. Het secundaire eindpunt voor de werkzaamheid was gedefinieerd als de samenstelling van recidief DVT, niet-fatale PE en mortaliteit door alle oorzaken.
In het Einstein Choice-onderzoek werden 3.396 patiënten met bevestigde symptomatische DVT en/of PE die een antistollingsbehandeling van 6 tot 12 maanden hadden ondergaan, onderzocht voor de preventie van fatale PE of niet-fataal, symptomatisch recidief DVT of PE. Patiënten met een indicatie voor voortgezette antistollingsbehandeling met een therapeutische dosering werden uitgesloten van het onderzoek. De behandelduur was tot 12 maanden, afhankelijk van de individuele randomisatiedatum (mediaan: 351 dagen). Rivaroxaban eenmaal daags 20 mg en rivaroxaban eenmaal daags 10 mg werden vergeleken met eenmaal daags 100 mg acetylsalicylzuur.
Het primaire eindpunt voor de werkzaamheid was symptomatisch, recidief VTE, gedefinieerd als de samenstelling van recidief DVT of fatale of niet-fatale PE.
In het Einstein DVT-onderzoek (zie Tabel 6) werd aangetoond dat rivaroxaban non-inferieur was aan enoxaparine/VKA op basis van het primaire resultaat voor de werkzaamheid (p < 0,0001 (test voor non-inferioriteit); HR: 0,680 (0,443-1,042), p = 0,076 (test voor superioriteit)). Het vooraf gespecificeerde netto klinische voordeel (primaire resultaat voor de werkzaamheid plus ernstige bloeding) werd gerapporteerd met een HR van 0,67 ((95%-BI: 0,47-0,95), nominale p-waarde p = 0,027) ten gunste van rivaroxaban. Gemiddeld lagen de INR-waarden 60,3% van de tijd in de therapeutische range tijdens de gemiddelde behandelduur van 189 dagen en 55,4%, 60,1% en 62,8% van de tijd voor de groepen die respectievelijk 3, 6 en 12 maanden behandeling kregen toegewezen. In de enoxaparine/VKA-groep was er geen duidelijke relatie tussen het gemiddelde niveau van de TTR (Time in Target INR Range van 2,0-3,0) in centra gegroepeerd in tertielen van gelijke grootte en de incidentie van recidief VTE (p = 0,932 voor interactie). In centra in het hoogste tertiel was de HR van rivaroxaban versus warfarine 0,69 (95%-BI: 0,35-1,35).
De incidentiepercentages voor het primaire eindpunt voor veiligheid (ernstige of klinisch relevante niet-ernstige bloeding) en het secundaire resultaat voor de veiligheid (ernstige bloeding) waren in beide behandelgroepen ongeveer gelijk.
Tabel 6: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoek Einstein DVT
| Onderzoekspopulatie | 3.449 patiënten met symptomatische acute diepveneuze trombose | |
| Behandeldosering en -duur | Rivaroxabana) 3, 6 of 12 maanden N = 1.731 | Enoxaparine/VKAb) 3, 6 of 12 maanden N = 1.718 |
| Symptomatische recidief VTE* | 36 (2,1%) | 51 (3,0%) |
| Symptomatische recidief PE | 20 (1,2%) | 18 (1,0%) |
| Symptomatische recidief DVT | 14 (0,8%) | 28 (1,6%) |
| Symptomatische PE en DVT | 1 (0,1%) | 0 |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 4 (0,2%) | 6 (0,3%) |
| Ernstige of klinisch relevante niet-ernstige bloeding | 139 (8,1%) | 138 (8,1%) |
| Ernstige bloeding | 14 (0,8%) | 20 (1,2%) |
- a) Drie weken rivaroxaban tweemaal daags 15 mg en daarna eenmaal daags 20 mg
- b)
Ten minste 5 dagen enoxaparine in overlap met VKA, gevolgd door alleen VKA * p < 0,0001 (non-inferioriteit t.o.v. een vooraf gespecificeerde HR van 2,0); HR: 0,680 (0,443-
1,042), p = 0,076 (superioriteit)
In het Einstein PE-onderzoek (zie Tabel 7) werd aangetoond dat rivaroxaban non-inferieur was aan enoxaparine/VKA op basis van het primaire resultaat voor de werkzaamheid (p = 0,0026 (test voor non-inferioriteit); hazardratio: 1,123 (0,749-1,684)). Het vooraf gespecificeerde netto klinische voordeel (primaire resultaat voor de werkzaamheid plus ernstige bloeding) werd gerapporteerd met een HR van 0,849 ((95%-BI: 0,633-1,139), nominale p-waarde p = 0,275). Gemiddeld lagen de INR-waarden 63% van de tijd in de therapeutische range tijdens de gemiddelde behandelduur van 215 dagen en 57%, 62% en 65% van de tijd voor de groepen die respectievelijk 3, 6 en 12 maanden behandeling kregen toegewezen. In de enoxaparine/VKA-groep was er geen duidelijke relatie tussen het gemiddelde niveau van de TTR (Time in Target INR Range van 2,0-3,0) in centra gegroepeerd in tertielen van gelijke grootte en de incidentie van recidief VTE (p = 0,082 voor interactie). In centra in het hoogste tertiel was de HR van rivaroxaban versus warfarine 0,642 (95%-BI: 0,277-1,484).
De incidentiepercentages voor het primaire eindpunt voor veiligheid (ernstige of klinisch relevante niet-ernstige bloeding) waren iets lager in de rivaroxabanbehandelgroep (10,3% (249/2412)) dan in de enoxaparine/VKA-behandelgroep (11,4% (274/2405)). De incidentiepercentages voor het secundaire eindpunt voor veiligheid (ernstige bloeding) was lager in de rivaroxaban groep (1,1% (26/2412)) dan in de enoxaparine/VKA-groep (2,2% (52/2405)) met een HR van 0,493 (95%-BI: 0,308-0,789).
Tabel 7: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoek Einstein PE
| Onderzoekspopulatie | 4.832 patiënten met symptomatische acute PE | |
| Behandeldosering en -duur | Rivaroxabana) 3, 6 of 12 maanden N = 2.419 | Enoxaparine/VKAb) 3, 6 of 12 maanden N = 2.413 |
| Symptomatische recidief VTE* | 50 (2,1%) | 44 (1,8%) |
| Symptomatische recidief PE | 23 (1,0%) | 20 (0,8%) |
| Symptomatische recidief DVT | 18 (0,7%) | 17 (0,7%) |
| Symptomatische PE en DVT | 0 | 2 (< 0,1%) |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 11 (0,5%) | 7 (0,3%) |
| Ernstige of klinisch relevante niet-ernstige bloeding | 249 (10,3%) | 274 (11,4%) |
| Ernstige bloeding | 26 (1,1%) | 52 (2,2%) |
- a) Drie weken rivaroxaban tweemaal daags 15 mg en daarna eenmaal daags 20 mg
- b)
Ten minste 5 dagen enoxaparine in overlap met VKA, gevolgd door alleen VKA * p < 0,0026 (non-inferioriteit t.o.v. een vooraf gespecificeerde HR van 2,0); HR: 1,123 (0,749-
1,684)
Er is een vooraf gespecificeerde gepoolde analyse van het eindpunt van de Einstein DVT- en PE-onderzoeken uitgevoerd (zie Tabel 8).
Tabel 8: Resultaten met betrekking tot de werkzaamheid en veiligheid van de gepoolde analyse van fase III-onderzoeken Einstein DVT en Einstein PE
| Onderzoekspopulatie | 8.281 patiënten met symptomatische acute DVT of PE | |
| Behandeldosering en –duur | Rivaroxabana) 3, 6 of 12 maanden N = 4.150 | Enoxaparine/VKAb) 3, 6 of 12 maanden N = 4.131 |
| Symptomatische recidief VTE* | 86 (2,1%) | 95 (2,3%) |
| Symptomatische recidief PE | 43 (1,0%) | 38 (0,9%) |
| Symptomatische recidief DVT | 32 (0,8%) | 45 (1,1%) |
| Symptomatische PE en DVT | 1 (< 0,1%) | 2 (< 0,1%) |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 15 (0,4%) | 13 (0,3%) |
| Ernstige of klinisch relevante niet-ernstige bloeding | 388 (9,4%) | 412 (10,0%) |
| Ernstige bloeding | 40 (1,0%) | 72 (1,7%) |
- a) Drie weken rivaroxaban tweemaal daags 15 mg en daarna eenmaal daags 20 mg
- b)
Ten minste 5 dagen enoxaparine in overlap met VKA, gevolgd door alleen VKA * p < 0,0001 (non-inferioriteit t.o.v. een vooraf gespecificeerde HR van 1,75); HR: 0,886 (0,661-
1,186)
Het vooraf gespecificeerde netto klinische voordeel (primaire resultaat voor de werkzaamheid plus ernstige bloeding) van de gepoolde analyse werd gerapporteerd met een HR van 0,771 ((95%-BI: 0,614-0,967), nominale p-waarde p = 0,0244).
In het Einstein Extension-onderzoek (zie Tabel 9) was rivaroxaban superieur aan placebo op basis van de primaire en secundaire eindpunten voor werkzaamheid. Voor het primaire eindpunt voor veiligheid (ernstige bloeding) was er een niet-significante, numeriek hogere incidentie bij patiënten die werden behandeld met rivaroxaban eenmaal daags 20 mg dan bij placebo. Het secundaire eindpunt voor veiligheid (ernstige of klinisch relevante niet-ernstige bloeding) toonde hogere incidentiepercentages bij patiënten die werden behandeld met rivaroxaban eenmaal daags 20 mg dan bij placebo.
Tabel 9: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoek Einstein Extension
| Onderzoekspopulatie | 1.197 patiënten gingen door met de behandeling en preventie van recidief veneuze trombo-embolie | |
| Behandeldosering en -duur | Rivaroxabana) 6 of 12 maanden N = 602 | Placebo 6 of 12 maanden N = 594 |
| Symptomatische recidief VTE* | 8 (1,3%) | 42 (7,1%) |
| Symptomatische recidief PE | 2 (0,3%) | 13 (2,2%) |
| Symptomatische recidief DVT | 5 (0,8%) | 31 (5,2%) |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 1 (0,2%) | 1 (0,2%) |
| Ernstige bloeding | 4 (0,7%) | 0 (0,0%) |
| Klinisch relevante niet-ernstige bloeding | 32 (5,4%) | 7 (1,2%) |
- a) Rivaroxaban eenmaal daags 20 mg
* p < 0,0001 (superioriteit); HR: 0,185 (0,087-0,393)
In het Einstein Choice-onderzoek (zie Tabel 10) waren rivaroxaban 20 mg en 10 mg beide superieur t.o.v. 100 mg acetylsalicylzuur voor het primaire eindpunt voor werkzaamheid. Het belangrijkste eindpunt voor veiligheid (voorvallen van ernstige bloeding) was vergelijkbaar voor patiënten die werden behandeld met rivaroxaban eenmaal daags 20 mg, eenmaal daags 10 mg en 100 mg acetylsalicylzuur.
Tabel 10: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoek Einstein Choice
| Onderzoekspopulatie | 3.396 patiënten gingen door met de preventie van recidief veneuze trombo-embolie | ||
| Behandeldosering | Rivaroxaban eenmaal daags 20 mg N=1.107 | Rivaroxaban eenmaal daags 10 mg N=1.127 | ASA eenmaal daags 100 mg N=1.131 |
| Median behandelduur [interkwartiel bereik] | 349 [189-362] dagen | 353 [190-362] dagen | 350 [186-362] dagen |
| Symptomatische recidief VTE | 17 (1,5%)* | 13 (1,2%)** | 50 (4,4%) |
| Symptomatische recidief PE | 6 (0,5%) | 6 (0,5%) | 19 (1,7%) |
| Symptomatische recidief DVT | 9 (0,8%) | 8 (0,7%) | 30 (2,7%) |
| Onderzoekspopulatie | 3.396 patiënten gingen door met de preventie van recidief veneuze trombo-embolie | ||
| Behandeldosering | Rivaroxaban eenmaal daags 20 mg N=1.107 | Rivaroxaban eenmaal daags 10 mg N=1.127 | ASA eenmaal daags 100 mg N=1.131 |
| Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 2 (0,2%) | 0 | 2 (0,2%) |
| Symptomatische recidief VTE, MI, CVA, of niet-CZS systemische embolie | 19 (1,7%) | 18 (1,6%) | 56 (5,0%) |
| Ernstige bloeding | 6 (0,5%) | 5 (0,4%) | 3 (0,3%) |
| Klinisch relevante niet-ernstige bloeding | 30 (2,7%) | 22 (2,0%) | 20 (1,8%) |
| Symptomatische recidief VTE of ernstige bloeding (netto klinisch voordeel) | 23 (2,1%)+ | 17 (1,5%)++ | 53 (4,7%) |
* p < 0,001(superioriteit) rivaroxaban eenmaal daags 20 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,34 (0,20-0,59)
** p < 0,001 (superioriteit) rivaroxaban eenmaal daags 10 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,26 (0,14-0,47)
+ Rivaroxaban eenmaal daags 20 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,44 (0,27-0,71), p = 0,0009 (nominaal)
++ Rivaroxaban eenmaal daags 10 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,32 (0,18-0,55), p < 0,0001 (nominaal)
In aanvulling op het fase III EINSTEIN-programma werd een prospectief, non-interventie, open-label cohortstudie (XALIA) uitgevoerd met centrale beoordeling van de uitkomsten waaronder terugkerende VTE, ernstige bloedingen en overlijden. Er werden 5.142 patiënten met acute DVT geïncludeerd om het langetermijnveiligheidsprofiel van rivaroxaban te onderzoeken in vergelijking met de groep die antistollingsbehandeling ontving conform de standaardprocedure in de klinische praktijk. De percentages voor ernstige bloedingen, terugkerende VTE en mortaliteit ongeacht de oorzaak met rivaroxaban bedroegen respectievelijk 0,7%, 1,4% en 0,5%. Er was sprake van verschillen wat betreft patiëntkenmerken bij baseline zoals leeftijd, kanker en nierfunctiestoornis. Om de bij baseline gemeten verschillen te corrigeren werd een vooraf gespecificeerde gestratificeerde propensity-score analyse uitgevoerd maar desondanks kunnen de resultaten beïnvloed worden door resterende confounding. Gecorrigeerde HR's voor rivaroxaban in vergelijking met die voor standaardprocedures betreffende ernstige bloedingen, terugkerende VTE en mortaliteit ongeacht de oorzaak waren respectievelijk 0,77 (95%-BI 0,40-1,50), 0,91 (95%-BI 0,54-1,54) en 0,51 (95%-BI 0,24-1,07).
Deze resultaten die in de klinische praktijk werden waargenomen bij patiënten, komen overeen met het vastgestelde veiligheidsprofiel voor deze indicatie.
In een niet-conventionele studie na toelating van het geneesmiddel werd rivaroxaban voorgeschreven voor de behandeling of preventie van DVT en PE aan meer dan 40.000 patiënten uit vier landen, zonder voorgeschiedenis van kanker. De frequentie per 100 patiëntenjaren van symptomatisch/klinisch manifeste gevallen van VTE/trombo-embolitische voorvallen die tot ziekenhuisopname leidden, varieerde van 0,64 (95%-BI 0,40-0,97) in het VK tot 2,30 (95%-BI 2,11-2,51) in Duitsland. De frequentie per 100 patiëntenjaren van bloedingen die tot ziekenhuisopname leidden, was 0,31 (95-BI 0,23-0,42) voor intracraniële bloeding, 0,89 (95%-BI 0,67-1,17) voor gastro-intestinale bloeding, 0,44 (95%-BI 0,26-0,74) voor urogenitale bloeding en 0,41 (95%-BI 0,31-0,54) voor overige bloedingen.
Pediatrische patiënten
Behandeling van VTE en preventie van recidief VTE bij pediatrische patiënten
In totaal werden 727 kinderen met bevestigde acute VTE, van wie 528 rivaroxaban kregen, bestudeerd in 6 open-label, multicenter onderzoeken bij kinderen. Een aan het lichaamsgewicht aangepaste dosering bij patiënten vanaf de geboorte tot jonger dan 18 jaar leidde tot een blootstelling aan rivaroxaban die vergelijkbaar is met de blootstelling waargenomen bij volwassen patiënten met DVT die werden behandeld met 20 mg rivaroxaban eenmaal daags, zoals bevestigd in het fase III-onderzoek (zie rubriek 5.2).
Het fase III-onderzoek EINSTEIN Junior was een gerandomiseerd, open-label, multicenter klinisch onderzoek met actieve comparator bij 500 pediatrische patiënten (vanaf de geboorte tot < 18 jaar) met bevestigde acute VTE. 276 kinderen hadden een leeftijd van 12 tot < 18 jaar, 101 kinderen een leeftijd van 6 tot < 12 jaar, 69 kinderen een leeftijd van 2 tot < 6 jaar en 54 kinderen waren < 2 jaar.
Index-VTE werd geclassificeerd als ofwel aan centraal veneuze katheter gerelateerde VTE (CVC-VTE; 90/335 patiënten in de rivaroxaban-groep en 37/165 patiënten in de comparatorgroep), cerebraal veneuze en sinustrombose (CVST; 74/335 patiënten in de rivaroxaban-groep en 43/165 patiënten in de comparatorgroep) en alle overige, waaronder DVT en PE (niet-CVC-VTE; 171/335 patiënten in de rivaroxaban-groep en 85/165 patiënten in de comparatorgroep. De meest voorkomende presentatie van indextrombose bij kinderen in de leeftijd van 12 tot < 18 jaar was niet-CVC-VTE bij 211 (76,4%); bij kinderen in de leeftijd van 6 tot < 12 jaar en in de leeftijd van 2 tot < 6 jaar was dat CVST bij respectievelijk 48 (47,5%) en 35 (50,7%); en bij kinderen < 2 jaar was dat CVC-VTE bij 37 (68,5%). In de rivaroxaban-groep zaten geen kinderen jonger dan 6 maanden met CVST. 22 van de patiënten met een CVST had een CZS-infectie (13 patiënten in de rivaroxaban-groep en 9 patiënten in de comparatorgroep).
VTE was het gevolg van persisterende, tijdelijke of zowel persisterende als tijdelijke risicofactoren bij 438 (87,6%) kinderen.
Patiënten kregen een initiële behandeling met therapeutische doses van UFH, LMWH of fondaparinux gedurende ten minste 5 dagen en werden 2:1 gerandomiseerd naar ofwel de groep met aan het lichaamsgewicht aangepaste doses rivaroxaban of de groep met de comparator (heparines, VKA) gedurende een behandelperiode van 3 maanden in het hoofdonderzoek (1 maand voor kinderen < 2 jaar met CVC-VTE). Aan het einde van de behandelperiode in het hoofdonderzoek werd de bij baseline uitgevoerde diagnostische beeldvormingstest herhaald indien dit klinisch haalbaar was. Op dat moment kon de behandeling van het onderzoek worden gestaakt of, volgens het oordeel van de onderzoeker, worden voortgezet tot in totaal 12 maanden (voor kinderen < 2 jaar met CVC-VTE tot 3 maanden).
De belangrijkste werkzaamheidsuitkomst was symptomatische recidief VTE. De belangrijkste veiligheidsuitkomst was de samenstelling van ernstige bloeding en klinisch relevante niet-ernstige bloeding (clinically relevant non-major bleeding, CRNMB). Alle werkzaamheids- en veiligheidsuitkomsten werden centraal beoordeeld door een onafhankelijke commissie die geblindeerd was voor de toegewezen behandeling. De werkzaamheids- en veiligheidsresultaten worden weergegeven in Tabel 11 en Tabel 12 hieronder.
Recidief VTE kwam voor bij 4 van de 335 patiënten in de rivaroxaban-groep en bij 5 van de 165 patiënten in de groep met de comparator. De samenstelling van ernstige bloeding en CRNMB werd gerapporteerd bij 10 van de 329 patiënten (3%) die werden behandeld met rivaroxaban en bij 3 van de 162 patiënten (1,9%) die werden behandeld met de comparator. Het netto klinisch voordeel (symptomatische recidief VTE plus ernstige bloedingsvoorvallen) werd gemeld bij 4 van de 335 patiënten in de rivaroxaban-groep en bij 7 van de 165 patiënten in de groep met de comparator. Normalisering van de trombuslast bij herhaalde beeldvorming kwam voor bij 128 van de 335 patiënten die met rivaroxaban werden behandeld en bij 43 van de 165 patiënten in de groep met de comparator. Doorgaans waren deze bevindingen vergelijkbaar voor alle leeftijdsgroepen. Ernstige bloedingen kwamen voor bij 119 (36,2%) kinderen in de rivaroxaban-groep en bij 45 (27,8%) kinderen in de groep met de comparator.
Tabel 11: Werkzaamheidsresultaten aan het einde van de behandelperiode in het hoofdonderzoek
| Voorval | Rivaroxaban N = 335* | Comparator N = 165* |
| Recidief VTE (belangrijkste werkzaamheidsuitkomst) | 4 (1,2%; 95%-BI 0,4% - 3,0%) | 5 (3,0%; 95%-BI 1,2% - 6,6%) |
| Samenstelling: symptomatische recidief VTE + asymptomatische verergering op herhaalde beeldvorming | 5 (1,5%; 95%-BI 0,6% - 3,4%) | 6 (3,6%; 95%-BI 1,6% - 7,6%) |
| Samenstelling: symptomatische recidief VTE + asymptomatische verergering + geen verandering op herhaalde beeldvorming | 21 (6,3%; 95%-BI 4,0% - 9,2%) | 19 (11,5%; 95%-BI 7,3% - 17,4%) |
| Normalisering op herhaalde beeldvorming | 128 (38,2%; 95%-BI 33,0% - 43,5%) | 43 (26,1%; 95%-BI 19,8% - 33,0%) |
| Samenstelling: symptomatische recidief VTE + ernstige bloeding (netto klinisch voordeel) | 4 (1,2%; 95%-BI 0,4% - 3,0%) | 7 (4,2%; 95%-BI 2,0% - 8,4%) |
| Fatale of niet-fatale pulmonale embolie | 1 (0,3%; 95%-BI 0,0% - 1,6%) | 1 (0,6%; 95%-BI 0,0% - 3,1%) |
*FAS = volledige analyseset (full analysis set), alle kinderen die werden gerandomiseerd
Tabel 12: Veiligheidsresultaten aan het einde van de behandelperiode van het hoofdonderzoek
Rivaroxaban Accord N = 329* | Comparator N = 162* | |
| Samenstelling: ernstige bloeding + CRNMB (belangrijkste veiligheidsuitkomst) | 10 (3,0%; 95%-BI 1,6% - 5,5%) | 3 (1,9%; 95%-BI 0,5% - 5,3%) |
| Ernstige bloeding | 0 (0,0%; 95%-BI 0,0% - 1,1%) | 2 (1,2%; 95%-BI 0,2% - 4,3%) |
| Elke door de behandeling veroorzaakte bloeding | 119 (36.2%) | 45 (27.8%) |
*SAF = veiligheidsanalyseset (safety analysis set), alle kinderen die werden gerandomiseerd en ten minste 1 dosis van de onderzoeksmedicatie kregen
Het werkzaamheids- en veiligheidsprofiel van rivaroxaban was grotendeels vergelijkbaar tussen de pediatrische patiënten met VTE en de volwassen populatie met DVT/PE. Echter het aantal personen met een bloeding was hoger in de pediatrische populatie met VTE vergeleken met de volwassen populatie met DVT/PE.
Patiënten met een hoog risico van drievoudig positief antifosfolipidesyndroom In opdracht van de onderzoeker werd in een gerandomiseerde, multicenter open-labelstudie met geblindeerde eindpunttoekenning rivaroxaban vergeleken met warfarine bij patiënten met een voorgeschiedenis van trombose en de diagnose antifosfolipidesyndroom en met een hoog risico op trombo-embolische voorvallen (positief voor alle drie antifosfolipidetesten: lupusanticoagulans, anticardiolipine-antilichamen en anti-bèta 2-glycoproteïne 1-antilichamen). De studie werd voortijdig beëindigd na de opname van 120 patiënten wegens een te groot aantal voorvallen bij patiënten in de rivaroxabangroep. Gemiddelde follow-up was 569 dagen. 59 patiënten werden gerandomiseerd op rivaroxaban 20 mg (15 mg voor patiënten met een creatinineklaring (crCl) <50 mL/min) en 61 op warfarine (INR 2.0-3.0). Bij 12% van de patiënten die rivaroxaban kregen, deden zich trombo-embolische voorvallen voor (4 hersen- en 3 hartinfarcten). Onder patiënten die warfarine kregen, werden geen incidenten gemeld. Ernstige bloedingen deden zich voor bij 4 patiënten (7%) in de rivaroxabangroep en 2 patiënten (3%) in de warfarinegroep.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentiegeneesmiddel dat rivaroxaban bevat in alle subgroepen van pediatrische patiënten voor de preventie van trombo-embolieën (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
De volgende informatie is gebaseerd op de gegevens die voor volwassenen zijn verkregen. Rivaroxaban wordt snel geabsorbeerd, waarbij maximale concentraties (Cmax) 2-4 uur na het innemen van de tablet worden bereikt.
De orale absorptie van rivaroxaban is vrijwel volledig en de orale biologische beschikbaarheid is hoog (80-100%) voor de dosis van een tablet van 2,5 mg en 10 mg, ongeacht de nuchterheids-/voedingsconditie. Inname met voedsel heeft geen effect op de AUC of de Cmax van rivaroxaban bij de 2,5 mg en 10 mg dosis.
Vanwege een verminderde mate van absorptie werd een orale biologische beschikbaarheid van 66% vastgesteld voor de tablet van 20 mg onder nuchtere omstandigheden. Wanneer rivaroxaban 20 mg-tabletten met voedsel werden ingenomen, werden verhogingen van de gemiddelde AUC-waarde met 39% waargenomen ten opzichte van inname van tabletten onder nuchtere omstandigheden. Dit wijst op een vrijwel volledige absorptie en hoge orale biologische beschikbaarheid. Rivaroxaban 15 mg en 20 mg dienen met voedsel te worden ingenomen (zie rubriek 4.2).
De farmacokinetiek van rivaroxaban is bij benadering lineair tot aan ongeveer 15 mg eenmaal daags onder nuchtere omstandigheden. Wanneer de patiënt voedsel heeft ingenomen, vertoonden rivaroxaban 10 mg, 15 mg en 20 mg tabletten evenredige dosisafhankelijkheid. Bij hogere doses laat rivaroxaban oplossingsgelimiteerde absorptie zien met een verlaagde biologische beschikbaarheid en een verlaagde absorptiesnelheid bij een verhoogde dosis.
De variabiliteit in de farmacokinetiek van rivaroxaban is matig, waarbij de interindividuele variabiliteit (variatiecoëfficiënt %) tussen 30% en 40% ligt.
De absorptie van rivaroxaban is afhankelijk van de plaats waar het in het maag-darmkanaal vrijkomt. Er is een afname van de AUC en de Cmax van respectievelijk 29% en 56% gerapporteerd ten opzichte van tabletten, wanneer rivaroxaban-granulaat vrijkomt in het proximale deel van de dunne darm. De blootstelling is nog meer verlaagd wanneer rivaroxaban vrijkomt in het distale deel van de dunne darm of in het colon ascendens. Daarom dient toediening van rivaroxaban distaal van de maag te worden vermeden, omdat dit kan leiden tot verlaagde absorptie en hieraan gerelateerde verlaagde blootstelling aan rivaroxaban.
De biologische beschikbaarheid (AUC en Cmax) was, ten opzichte van een hele tablet, vergelijkbaar voor 20 mg oraal toegediend rivaroxaban als vermalen tablet, gemengd met appelmoes, of opgelost in water en toegediend via een maagsonde, gevolgd door een vloeibare maaltijd. Gezien het voorspelbare, dosisafhankelijke farmacokinetische profiel van rivaroxaban, zijn de resultaten van dit onderzoek met betrekking tot de biologische beschikbaarheid waarschijnlijk ook van toepassing op lagere doses van rivaroxaban.
Pediatrische patiënten
Kinderen kregen rivaroxaban-tabletten of -suspensie voor oraal gebruik tijdens of kort na de voeding of inname van voedsel en met een gebruikelijke portie vloeistof om zeker te zijn van een betrouwbare toediening bij kinderen. Zoals bij volwassenen wordt rivaroxaban bij kinderen snel geabsorbeerd na orale toediening van de formulering als tablet of als granulaat voor orale suspensie. Tussen de formulering van tablet en die van granulaat voor orale suspensie werd geen verschil in de absorptiesnelheid of in de mate van absorptie waargenomen. Er zijn geen farmacokinetische gegevens na intraveneuze toediening bij kinderen beschikbaar, waardoor de absolute biologische beschikbaarheid van rivaroxaban bij kinderen niet bekend is. Er werd een verlaging van de relatieve biologische beschikbaarheid voor toenemende doses (in mg/kg lichaamsgewicht) vastgesteld, wat duidt op absorptiebeperkingen voor hogere doses, zelfs bij inname met voedsel. Rivaroxaban 20 mg tabletten moeten via de voeding of met voedsel worden ingenomen (zie rubriek 4.2).
Distributie
De binding aan plasma-eiwitten bij volwassenen is hoog, ongeveer 92% tot 95%, waarbij serumalbumine de belangrijkste bindende component is. Het distributievolume is matig met een Vss van ongeveer 50 liter.
Pediatrische patiënten
Er zijn geen gegevens specifiek voor kinderen beschikbaar over binding van rivaroxaban aan plasma-eiwit. Er zijn geen farmacokinetische gegevens na intraveneuze toediening van rivaroxaban bij kinderen beschikbaar. Vss, geschat met farmacokinetische populatiemodellering bij kinderen (leeftijdsbereik 0 tot < 18 jaar) na orale toediening van rivaroxaban, is afhankelijk van het lichaamsgewicht en kan worden beschreven met een allometrische functie, met een gemiddelde van 113 l voor een persoon met een lichaamsgewicht van 82,8 kg.
Biotransformatie en eliminatie
Bij volwassenen ondergaat ongeveer 2/3 van de toegediende dosis rivaroxaban een metabolische afbraak, waarvan de helft geëlimineerd wordt via de renale en de andere helft via de fecale route. Het resterende 1/3 deel van de toegediende dosis ondergaat directe uitscheiding als onveranderde werkzame verbinding via de urine, hoofdzakelijk via actieve renale secretie. Rivaroxaban wordt gemetaboliseerd via CYP3A4, CYP2J2 en CYP-onafhankelijke mechanismen. Oxidatieve degradatie van de morfolinonegroep en hydrolyse van de amidebindingen zijn de belangrijkste aangrijpingspunten bij de biotransformatie. Uit in-vitro-onderzoeken is gebleken dat rivaroxaban een substraat is van de transporteiwitten Pgp (P-glycoproteïne) en BCRP (breast cancer resistance protein).
In humaan plasma is onveranderd rivaroxaban de belangrijkste component, zonder belangrijke of actieve circulerende metabolieten. Met een systemische klaring van ongeveer 10 l/u kan rivaroxaban worden geclassificeerd als stof met lage klaring. Na intraveneuze toediening van een 1 mg dosis is de eliminatiehalfwaardetijd ongeveer 4,5 uur. Na orale toediening wordt de eliminatie gelimiteerd door de absorptiesnelheid. Eliminatie van rivaroxaban uit plasma vindt bij jonge mensen plaats met terminale halfwaardetijden van 5 tot 9 uur en bij ouderen bedragen de terminale halfwaardetijden 11 tot 13 uur.
Pediatrische patiënten
Er zijn geen metabolismegegevens specifiek voor kinderen beschikbaar. Er zijn geen farmacokinetische gegevens na intraveneuze toediening van rivaroxaban bij kinderen beschikbaar. CL, geschat met farmacokinetische populatiemodellering bij kinderen (leeftijdsbereik 0 tot < 18 jaar) na orale toediening van rivaroxaban, is afhankelijk van het lichaamsgewicht en kan worden beschreven met een allometrische functie, met een gemiddelde van 8 l/u voor een persoon met een lichaamsgewicht van 82,8 kg. De geometrisch gemiddelde waarden voor dispositiehalfwaardetijden (t1/2), geschat met farmacokinetische populatiemodellering, dalen naarmate de leeftijd daalt en varieerden van 4,2 u bij adolescenten tot ongeveer 3 u bij kinderen in de leeftijd van 2-12 jaar, en daalden verder tot 1,9 u en 1,6 u bij respectievelijk kinderen in de leeftijd van 0,5 - < 2 jaar en kinderen jonger dan 0,5 jaar.
Bijzondere populaties
Geslacht
Bij volwassenen waren er geen klinisch relevante verschillen in farmacokinetiek en farmacodynamiek tussen mannelijke en vrouwelijke patiënten. Een verkennende analyse duidde niet op relevante verschillen in blootstelling aan rivaroxaban tussen jongens en meisjes.
Oudere patiënten
Oudere patiënten hadden hogere plasmaconcentraties dan jongere patiënten en hun gemiddelde AUC-waarden waren ongeveer 1,5 maal zo hoog, voornamelijk door de lagere (schijnbare) totale en renale klaring. Aanpassen van de dosering is niet nodig.
Verschillende gewichtscategorieën
Bij volwassenen hadden uitersten in lichaamsgewicht (< 50 kg of > 120 kg) slechts een kleine invloed op de plasmaconcentraties rivaroxaban (minder dan 25%). Aanpassen van de dosering is niet nodig. Bij kinderen wordt rivaroxaban toegediend op basis van het lichaamsgewicht. Een verkennende analyse duidde bij kinderen niet op een relevante invloed van ondergewicht of obesitas op blootstelling aan rivaroxaban.
Interetnische verschillen
Bij volwassenen zijn er geen klinisch relevante interetnische verschillen waargenomen tussen blanke, negroïde, Spaanse, Japanse of Chinese patiënten wat betreft de farmacokinetiek en farmacodynamiek van rivaroxaban.
Een verkennende analyse duidde niet op relevante interetnische verschillen in blootstelling aan rivaroxaban bij Japanse, Chinese of Aziatische kinderen buiten Japan en China in vergelijking met de respectieve totale populatie pediatrische patiënten.
Leverinsufficiëntie
Cirrotische volwassen patiënten met lichte leverinsufficiëntie (classificatie Child-Pugh A) vertoonden slechts kleine veranderingen in de farmacokinetiek van rivaroxaban (gemiddeld een 1,2-voudige stijging van de AUC-waarde voor rivaroxaban), nagenoeg vergelijkbaar met de gematchte controlegroep van gezonde mensen. Bij cirrotische patiënten met matige leverinsufficiëntie (classificatie Child-Pugh B) was de gemiddelde AUC-waarde significant 2,3-voudig verhoogd ten opzichte van gezonde vrijwilligers. Ongebonden AUC was 2,6-voudig verhoogd. Deze patiënten hadden ook een verminderde renale eliminatie, vergelijkbaar met patiënten met matige nierinsufficiëntie. Er zijn geen gegevens bij patiënten met ernstige leverinsufficiëntie. De remming van de werking van factor Xa was met een factor 2,6 verhoogd bij patiënten met matige leverinsufficiëntie ten opzichte van gezonde vrijwilligers; de verlenging van de PT werd vergelijkbaar verhoogd met een factor 2,1. Patiënten met matige leverinsufficiëntie waren gevoeliger voor rivaroxaban wat resulteerde in een grotere PK/PD-verhouding tussen concentratie en PT. Rivaroxaban is gecontra-indiceerd bij patiënten met een leveraandoening gepaard gaande met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 4.3).
Er zijn geen klinische gegevens beschikbaar over kinderen met leverinsufficiëntie.
Nierinsufficiëntie
Bij volwassenen was er een stijging van de blootstelling aan rivaroxaban die gecorreleerd is aan de vermindering van de nierfunctie, zoals vastgesteld door bepaling van de creatinineklaring. Bij personen met lichte (creatinineklaring 50-80 ml/min), matige (creatinineklaring 30-49 ml/min) en ernstige (creatinineklaring 15-29 ml/min) nierinsufficiëntie, waren de plasmaconcentraties (AUC-waarden) van rivaroxaban verhoogd met respectievelijk een factor 1,4; 1,5 en 1,6. De corresponderende toename van farmacodynamische effecten was meer uitgesproken. Bij personen met lichte, matige en ernstige nierinsufficiëntie was de remming van factor Xa-activiteit verhoogd met respectievelijk een factor 1,5; 1,9 en 2,0 vergeleken met gezonde vrijwilligers; verlenging van de PT was vergelijkbaar verhoogd met respectievelijk een factor 1,3; 2,2 en 2,4. Er zijn geen gegevens bij patiënten met een creatinineklaring < 15 ml/min.
Vanwege de hoge binding aan plasma-eiwitten is rivaroxaban naar verwachting niet dialyseerbaar. Gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min. Voorzichtigheid is geboden wanneer rivaroxaban door patiënten met creatinineklaring 15-29 ml/min wordt gebruikt (zie rubriek 4.4).
Er zijn geen klinische gegevens beschikbaar over kinderen van 1 jaar of ouder met matige of ernstige nierinsufficiëntie (glomerulaire filtratiesnelheid < 50 ml/min/1,73 m2).
Farmacokinetische gegevens bij patiënten
Bij patiënten die 20 mg rivaroxaban eenmaal daags kregen voor de behandeling van acute diepveneuze trombose (DVT), was de geometrische gemiddelde concentratie (90% voorspellingsinterval) 2-4 uur en ongeveer 24 uur na de toediening (wat een ruwe weergave is van de maximale en minimale concentraties gedurende het doseringsinterval) respectievelijk 215 (22-535) en 32 (6-239) mcg/l.
Voor pediatrische patiënten met acute VTE die rivaroxaban op basis van het lichaamsgewicht kregen, wat leidt tot een blootstelling die vergelijkbaar is met die bij volwassen patiënten met DVT die een dagelijkse dosis krijgen van 20 mg eenmaal daags, worden de geometrisch gemiddelde concentraties (90%-interval) bij intervallen van bemonstering die bij benadering maximum- en minimumconcentraties weergeven tijdens de dosisintervallen, samengevat in Tabel 13.
Tabel 13: Samenvattende statistieken (geometrisch gemiddelde [90%-interval]) van steadystateplasmaconcentraties van rivaroxaban (mcg/l) volgens behandelregime en leeftijd n.b. = niet berekend Waarden lager dan de onderste grens voor kwantificatie (lower limit of quantification, LLOQ) werden vervangen door 1/2 LLOQ voor de berekening van statistieken (LLOQ = 0,5 mcg/l).
Relatie farmacokinetiek/farmacodynamiek
De farmacokinetische/farmacodynamische relatie (PK/PD) tussen de plasmaconcentratie van rivaroxaban en een aantal PD-eindpunten (factor Xa-remming, PT, APTT, Heptest) is geëvalueerd na toediening van een groot bereik aan doseringen (5-30 mg tweemaal daags). De relatie tussen de rivaroxabanconcentratie en factor Xa-activiteit kon het best beschreven worden door een Emax-model. Voor PT beschreef een lineair interceptmodel de gegevens beter. Afhankelijk van welk PT-reagens gebruikt werd, was er een aanzienlijk verschil in de helling. Als Neoplastine PT gebruikt werd, was de baseline PT ongeveer 13 s en was de helling rond 3 tot 4 s/(100 mcg/l). De resultaten van de PK/PD-
| Intervallen | ||||||||
| Eenmaal daags | N | 12 - < 18 jaar | N | 6 - < 12 jaar | ||||
Na 2,5 - 4 uur | 171 | 241,5 (105 - 484) | 24 | 229,7 (91,5 - 777) | ||||
Na 20 - 24 uur | 151 | 20,6 (5,69 – 66,5) | 24 | 15,9 (3,42 – 45,5) | ||||
| Tweemaal daags | N | 6 - < 12 jaar | N | 2 - < 6 jaar | N | 0,5 - < 2 jaar | ||
Na 2,5 - 4 uur | 36 | 145,4 (46,0 - 343) | 38 | 171,8 (70,7 - 438) | 2 | n.b. | ||
Na 10 - 16 uur | 33 | 26,0 (7,99 – 94,9) | 37 | 22,2 (0,25 - 127) | 3 | 10,7 (n.b. - n.b.) | ||
| Driemaal daags | N | 2 - < 6 jaar | N | Geboorte - < 2 jaar | N | 0,5 - < 2 jaar | N | Geboorte < 0,5 jaar |
Na 0,5 - 3 uur | 5 | 164,7 (108 - 283) | 25 | 111,2 (22,9 - 320) | 13 | 114,3 (22,9 - 346) | 12 | 108,0 (19,2 - 320) |
| Na 7 - 8 uur | 5 | 33,2 (18,7 – 99,7) | 23 | 18,7 (10,1 – 36,5) | 12 | 21,4 (10,5 – 65,6) | 11 | 16,1 (1,03 – 33,6) |
analyses in fase II en III waren overeenkomstig de gegevens die bij gezonde deelnemers werden gevonden.
Pediatrische patiënten
Bij de indicatie preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren zijn de veiligheid en werkzaamheid bij kinderen en adolescenten in de leeftijd tot 18 jaar niet vastgesteld.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij enkelvoudige dosering, fototoxiciteit, genotoxiciteit, carcinogeen potentieel en juveniele toxiciteit. De effecten die waargenomen zijn in toxiciteitsstudies bij herhaalde dosering zijn met name het gevolg van buitensporige farmacodynamische activiteit van rivaroxaban. Bij ratten werden verhoogde IgG- en IgA-plasmaspiegels gezien bij klinisch relevante blootstellingsniveaus.
Bij ratten werden er geen effecten gezien op de mannelijke of vrouwelijke vruchtbaarheid. Dierexperimenteel onderzoek heeft aangetoond dat reproductietoxiciteit gerelateerd is aan het farmacologische werkingsmechanisme van rivaroxaban (bijv. bloedingscomplicaties). Embryo-foetale toxiciteit (verlies post-implantatie, vertraagde/versnelde ossificatie, hepatische meervoudige lichtgekleurde vlekjes) en een verhoogde incidentie van vaak voorkomende misvormingen alsmede placentale afwijkingen werden geobserveerd bij klinisch relevante plasmaconcentraties. In de pre- en postnatale studie bij ratten werd een verlaagde levensvatbaarheid van de nakomelingen geobserveerd bij doses die toxisch waren voor de moeders. Rivaroxaban werd getest bij jonge ratten die vanaf dag 4 na de geboorte gedurende maximaal 3 maanden werden behandeld. Daarbij was een niet-dosisgerelateerde toename van peri-insulaire bloedingen te zien. Er werden geen aanwijzingen voor specifieke doelorgaantoxiciteit waargenomen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Kern van de tablet
Lactosemonohydraat
Natriumcroscarmellose (E468)
Natriumlaurylsulfaat (E487)
Hypromellose 2910 (nominale viscositeit 5,1 mPa·s) (E464)
Microkristallijne cellulose (E460)
Colloïdaal watervrij siliciumdioxide (E551)
Magnesiumstearaat (E572)
Filmomhulling
Macrogol 4000 (E1521)
Hypromellose 2910 (nominale viscositeit 5,1 mPa·s) (E464)
Titaniumdioxide (E171)
Rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
Vermalen van tabletten
In water en appelmoes zijn vermalen rivaroxaban-tabletten stabiel gedurende maximaal 4 uur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Blisterverpakkingen van helder PVC/aluminium, in doosjes van 10, 14, 28, 30, 42, 56, 90, 98 of 100 filmomhulde tabletten of geperforeerde eenheidsdosisblisterverpakkingen van 10 x 1 of 100 x 1 tabletten.
HDPE-fles met een witte, opake, kinderveilige dop van polypropyleen met een inductieafsluiting. Verpakkingsgrootten van 30 of 90 filmomhulde tabletten.
HDPE-fles met een witte, opake schroefdrop van polypropyleen met doorlopende schroefdraad met een inductieafsluiting. Verpakkingsgrootten van 500 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Vermalen van tabletten
Rivaroxaban-tabletten mogen worden vermalen en opgelost in 50 ml water en toegediend via een neus-maagsonde of maagsonde nadat is vastgesteld dat de sonde correct in de maag is geplaatst. Daarna moet de sonde worden gespoeld met water. Aangezien de absorptie van rivaroxaban afhankelijk is van de plaats waar het geneesmiddel wordt vrijgegeven, moet toediening van rivaroxaban distaal van de maag worden vermeden omdat dit kan leiden tot een verminderde absorptie en daardoor tot een verminderde blootstelling aan het geneesmiddel. Na toediening van een vermalen tablet van 15 mg of 20 mg rivaroxaban moet onmiddellijk na de dosis enterale voeding worden gegeven.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Accord Healthcare S.L.U.
World Trade Center
Moll de Barcelona s/n
Edifici Est, 6a Planta
Barcelona, 08039
Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1488/040-053
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGINGVAN
DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 november 2020
Datum van laatste verlenging: 6 augustus 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Rivaroxaban Accord 15 mg filmomhulde tablettenRivaroxaban Accord 20 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Rivaroxaban Accord 15 mg filmomhulde tabletten
Rivaroxaban Accord 20 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke 15 mg filmomhulde tablet bevat 15 mg rivaroxaban.
Elke 20 mg filmomhulde tablet bevat 20 mg rivaroxaban.
Hulpstof met bekend effect:
Elke 15 mg filmomhulde tablet bevat 20,92 mg lactose (als monohydraat), zie rubriek 4.4. Elke 20 mg filmomhulde tablet bevat 27,90 mg lactose (als monohydraat), zie rubriek 4.4.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Rivaroxaban Accord 15 mg: Rode, ronde, biconvexe, filmomhulde tabletten (diameter van ongeveer 5 mm) met de opdruk “IL” op de ene zijde en “2” op de andere zijde.
Rivaroxaban Accord 20 mg: Donkerrode, ronde, biconvexe, filmomhulde tabletten (diameter van ongeveer 6 mm) met de opdruk “IL3” op de ene zijde en geen opdruk op de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling van diep-veneuze trombose (DVT) en pulmonale embolie (PE), en preventie van recidief DVT en PE bij volwassenen (zie rubriek 4.4 voor hemodynamisch instabiele PE-patiënten).
4.2 Dosering en wijze van toediening
Dosering
Behandeling van DVT, behandeling van PE en preventie van recidief DVT en PE De aanbevolen dosering voor de initiële behandeling van acute DVT of PE bedraagt tweemaal daags 15 mg gedurende de eerste drie weken, gevolgd door eenmaal daags 20 mg gedurende de voortgezette behandeling en de preventie van recidief DVT en PE.
Een kortdurende behandeling (ten minste 3 maanden) dient overwogen te worden bij patiënten met DVT of PE als gevolg van ernstige risicofactoren van voorbijgaande aard (d.w.z. een recente zware chirurgische ingreep of trauma). Een langere behandelduur dient te worden overwogen bij patiënten met uitgelokte DVT of PE niet verband houdend met ernstige risicofactoren van voorbijgaande aard, niet uitgelokt DVT of PE, of een voorgeschiedenis van recidief DVT of PE.
Wanneer langere preventie van recidief DVT en PE geïndiceerd is (na voltooiing van een behandeling van ten minste 6 maanden voor DVT of PE), is de aanbevolen dosering eenmaal daags 10 mg. Bij patiënten bij wie het risico op recidief DVT of PE groot wordt geacht, zoals patiënten met gecompliceerde co-morbiditeiten, of patiënten die recidief DVT of PE tijdens langer durende preventieve behandeling met eenmaal daags Rivaroxaban Accord 10 mg hebben ontwikkeld, dient een dosering van eenmaal daags Rivaroxaban Accord 20 mg te worden overwogen.
De duur van de behandeling en keuze van dosering dienen individueel te worden bepaald na zorgvuldige afweging van de voordelen van de behandeling tegen het risico op een bloeding (zie rubriek 4.4).
| Tijdsperiode | Doseringsschema | Totale dagelijkse dosis | |
Behandeling en preventie van recidief DVT en PE | Dag 1-21 | 15 mg tweemaal daags | 30 mg |
| Dag 22 en daarna | 20 mg eenmaal daags | 20 mg | |
| Preventie van recidief DVT en PE | Na voltooiing van een behandeling van ten minste 6 maanden voor DVT of PE | 10 mg eenmaal daags of 20 mg eenmaal daags | 10 mg of 20 mg |
Het starterspakket van Rivaroxaban Accord voor de eerste 4 weken van de behandeling is bedoeld voor patiënten die overschakelen van tweemaal daags 15 mg naar eenmaal daags 20 mg vanaf dag 22 (zie rubriek 6.5).
Voor patiënten met matige of ernstige nierinsufficiëntie waarvoor is besloten om vanaf dag 22 eenmaal daags 15 mg voor te schrijven zijn andere verpakkingsgrootten beschikbaar met daarin alleen 15 mg filmomhulde tabletten (de toedieningsinstructies staan hieronder in de rubriek ‘Speciale populaties’).
Indien tijdens de behandelfase met tweemaal daags 15 mg (dag 1-21) een dosis wordt vergeten, dient de patiënt Rivaroxaban Accord onmiddellijk alsnog in te nemen om te zorgen dat 30 mg rivaroxaban per dag wordt ingenomen. In dit geval mogen twee tabletten van 15 mg tegelijk worden ingenomen. De patiënt dient de volgende dag door te gaan met innemen volgens het normale schema van tweemaal daags 15 mg, zoals aanbevolen.
Als een dosis niet is ingenomen tijdens de behandelfase met eenmaal daagse inname, moet de patiënt Rivaroxaban Accord onmiddellijk alsnog innemen en de volgende dag doorgaan met eenmaal daags innemen zoals aanbevolen. De dosis mag niet op één dag worden verdubbeld om een overgeslagen dosis in te halen.
Overschakelen van vitamine K-antagonisten (VKA’s) naar rivaroxaban
Bij patiënten die worden behandeld voor DVT, PE en de preventie van recidieven dient de VKA-behandeling te worden stopgezet en behandeling met Rivaroxaban Accord te worden gestart zodra de International Normalised Ratio (INR) ≤ 2,5 is.
Wanneer patiënten overschakelen van VKA's naar rivaroxaban, worden de INR-waarden foutief verhoogd na de inname van rivaroxaban. De INR-waarde is geen geldige maat voor de antistollingswerking van rivaroxaban en mag daarom niet worden gebruikt (zie rubriek 4.5).
Overschakelen van rivaroxaban naar vitamine K-antagonisten (VKA’s)
Er bestaat een mogelijkheid voor inadequate antistolling tijdens het overschakelen van rivaroxaban naar een VKA. Continue adequate antistolling dient gewaarborgd te zijn gedurende elke overschakeling op een ander antistollingsmiddel. Denk eraan dat rivaroxaban kan bijdragen aan een verhoogde INR-waarde.
Bij patiënten die overschakelen van rivaroxaban naar een VKA, dient de VKA gelijktijdig te worden gegeven totdat de INR-waarde ≥ 2,0 is. Gedurende de eerste twee dagen van de overschakelingsperiode dient de standaard aanvangsdosis VKA te worden gebruikt, daarna dient de dosis VKA op geleide van de gemeten INR-waarden te worden aangepast. Zolang patiënten zowel rivaroxaban als een VKA krijgen, moet de INR-waarde niet eerder dan 24 uur na de voorgaande dosis, maar vóór de volgende dosis rivaroxaban worden bepaald. Wanneer eenmaal is gestopt met Rivaroxaban Accord, kan de INR-waarde minimaal 24 uur na de laatste dosis betrouwbaar worden getest (zie rubriek 4.5 en 5.2).
Overschakelen van parenterale antistollingsmiddelen naar rivaroxaban
Bij patiënten die tot dat moment een parenteraal antistollingsmiddel kregen, stop het parenterale antistollingsmiddel en start met rivaroxaban 0 tot 2 uur vóór het tijdstip waarop de volgende geplande toediening van het parenterale geneesmiddel (bijv. laagmoleculairgewichtheparines) zou worden gegeven, of op het moment dat een continu toegediend parenteraal geneesmiddel (bijv. intraveneuze, niet-gefractioneerde heparine) wordt stopgezet.
Overschakelen van rivaroxaban naar parenterale antistollingsmiddelen
Geef de eerste dosis parenteraal antistollingsmiddel op het moment dat de volgende dosis rivaroxaban zou moeten worden ingenomen.
Speciale populaties
Nierinsufficiëntie
Beperkte klinische gegevens voor patiënten met ernstige nierinsufficiëntie (creatinineklaring 15-29 ml/min) laten zien dat de plasmaconcentraties rivaroxaban significant verhoogd zijn. Daarom is voorzichtigheid geboden bij gebruik van Rivaroxaban Accord door deze patiënten. Het gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min (zie rubriek 4.4 en 5.2).
Voor patiënten met matige (creatinineklaring 30-49 ml/min) of ernstige (creatinineklaring 15-29 ml/min) nierinsufficiëntie gelden de volgende doseringsaanbevelingen:
Voor de behandeling van DVT, behandeling van PE en preventie van recidief DVT en PE dienen patiënten de eerste 3 weken te worden behandeld met tweemaal daags 15 mg. Daarna wanneer de aanbevolen dosering 20 mg eenmaal daags is, dient een verlaging van de dosering van 20 mg eenmaal daags naar 15 mg eenmaal daags alleen te worden overwogen als men het risico op bloedingen voor de patiënt hoger inschat dan het risico op recidief DVT en PE. De aanbeveling voor het gebruik van 15 mg is gebaseerd op farmacokinetische modellering en is niet klinisch onderzocht (zie rubriek 4.4, 5.1 en 5.2).
Wanneer de aanbevolen dosering eenmaal daags 10 mg is, hoeft de aanbevolen dosering niet te worden aangepast.
De dosering hoeft niet te worden aangepast voor patiënten met lichte nierinsufficiëntie (creatinineklaring 50-80 ml/min) (zie rubriek 5.2).
Leverinsufficiëntie
Rivaroxaban Accord is gecontra-indiceerd bij patiënten met een leveraandoening die gepaard gaat met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 4.3 en 5.2).
Oudere patiënten
Geen doseringsaanpassing (zie rubriek 5.2)
Lichaamsgewicht
Geen doseringsaanpassing (zie rubriek 5.2)
Geslacht
Geen doseringsaanpassing (zie rubriek 5.2)
Pediatrische patiënten
Het starterspakket voor behandeling met Rivaroxaban Accord mag niet worden gebruikt bij kinderen in de leeftijd van 0 tot 18 jaar, omdat het specifiek is bedoeld voor de behandeling van volwassen patiënten en niet geschikt is voor gebruik bij pediatrische patiënten.
Wijze van toediening
Rivaroxaban Accord is voor oraal gebruik.
De tabletten dienen met voedsel te worden ingenomen (zie rubriek 5.2).
Vermalen van tabletten
Voor patiënten die niet in staat zijn om de hele tabletten door te slikken, mag de Rivaroxaban Accord-tablet vlak vóór gebruik worden vermalen en gemengd met water of appelmoes, en oraal worden toegediend. Na de toediening van de vermalen Rivaroxaban Accord 15 mg of 20 mg filmomhulde tabletten dient de dosis onmiddellijk te worden gevolgd door voedsel.
De vermalen tablet mag ook via een maagsonde worden toegediend (zie rubriek 5.2 en 6.6).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve klinisch significante bloeding.
Letsel of een aandoening, die beschouwd wordt als een significant risico op een ernstige bloeding. Hierbij kan het gaan om huidige of recente zweervorming in het maag-darmkanaal, aanwezigheid van maligne neoplasmata met een hoog bloedingsrisico, recent hersen- of spinaalletsel, recente hersenoperatie of een spinale of oftalmologische operatie, recente intracraniale bloeding, bekende of vermoede slokdarmvarices, arterioveneuze malformaties, vasculaire aneurysmata of ernstige intraspinale of intracerebrale vaatafwijkingen.
Gelijktijdige behandeling met andere antistollingsmiddelen, zoals niet-gefractioneerde heparine (UFH), laagmoleculairgewichtheparines (enoxaparine, dalteparine enz.), heparinederivaten (fondaparinux enz.), orale antistollingsmiddelen (warfarine, dabigatran etexilaat, apixaban, enz.) wordt niet aanbevolen tenzij in het specifieke geval dat er van antistollingsmiddel wordt gewisseld (zie rubriek 4.2) of als UFH wordt gegeven in een dosering die nodig is om een centrale veneuze of arteriële katheter open te houden (zie rubriek 4.5).
Leveraandoening gepaard gaande met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 5.2).
Zwangerschap en borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Klinische bewaking in lijn met de praktijk van antistollingsbehandeling wordt gedurende de gehele behandelperiode aanbevolen.
Risico op bloedingen
Zoals bij andere antistollingsmiddelen, dienen patiënten die Rivaroxaban Accord gebruiken zorgvuldig gecontroleerd te worden op tekenen van een bloeding. Het wordt aanbevolen om bij een verhoogd risico op bloedingen dit met voorzichtigheid te gebruiken. Toediening van Rivaroxaban Accord dient gestaakt te worden als er ernstige bloedingen optreden (zie rubriek 4.9).
In klinische onderzoeken werden bloedingen van slijmvliezen (bijvoorbeeld epistaxis, gingivaal, gastro-intestinaal, urogenitaal, met inbegrip van abnormale vaginale of toegenomen menstruele bloedingen) en anemie vaker gezien tijdens een langdurige behandeling met rivaroxaban, in vergelijking met een behandeling met VKA. Daarom kan, naast een adequaat klinisch toezicht, laboratoriumonderzoek van het hemoglobine/hematocriet van waarde zijn voor het ontdekken van occult bloedverlies en voor het kwantificeren van de klinische relevantie van manifest bloedverlies, indien dit geschikt wordt geacht.
Verschillende subgroepen van patiënten, zoals hieronder beschreven, hebben een verhoogd risico op bloedingen. Deze patiënten moeten na aanvang van de behandeling nauwgezet worden gecontroleerd op klachten en symptomen van complicaties veroorzaakt door bloedingen en anemie (zie rubriek 4.8). Bij elke onverklaarbare daling van hemoglobine of van de bloeddruk moet gezocht worden naar een bloedingslocatie.
Hoewel voor de behandeling met rivaroxaban geen routinematige controle nodig is van de blootstelling, kan het meten van de rivaroxabanconcentratie met een gekalibreerde kwantitatieve anti-factor-Xa-bepaling in uitzonderlijke gevallen zinvol zijn, als informatie over de rivaroxabanblootstelling kan bijdragen in het nemen van klinische beslissingen, bijv. bij overdosering en spoedoperatie (zie rubriek 5.1 en 5.2).
Nierinsufficiëntie
Bij patiënten met ernstige nierinsufficiëntie (creatinineklaring < 30 ml/min) kunnen de plasmaconcentraties van rivaroxaban significant zijn verhoogd (gemiddeld met een factor 1,6), wat kan leiden tot een verhoogd risico op bloedingen. Voorzichtigheid is geboden wanneer Rivaroxaban Accord door patiënten met creatinineklaring 15-29 ml/min wordt gebruikt. Het gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min (zie rubriek 4.2 en 5.2). Bij patiënten met nierinsufficiëntie die gelijktijdig geneesmiddelen krijgen die de plasmaconcentraties van rivaroxaban verhogen moet Rivaroxaban Accord met voorzichtigheid worden gebruikt (zie rubriek 4.5).
Interactie met andere geneesmiddelen
Het gebruik van Rivaroxaban Accord wordt niet aanbevolen bij patiënten die gelijktijdig een systemische behandeling met azol-antimycotica (zoals ketoconazol, itraconazol, voriconazol en posaconazol) of hiv-proteaseremmers (bijv. ritonavir) krijgen. De werkzame bestanddelen van deze middelen zijn sterke remmers van zowel CYP3A4 als P-glycoproteïne (Pgp) en kunnen daarom de plasmaconcentraties rivaroxaban in klinisch relevante mate verhogen (gemiddeld met een factor 2,6), wat kan leiden tot een verhoogd risico op bloedingen (zie rubriek 4.5).
Zorgvuldigheid is vereist als patiënten gelijktijdig worden behandeld met geneesmiddelen die de hemostase beïnvloeden, zoals niet-steroïde ontstekingsremmers (NSAID's), acetylsalicylzuur en trombocytenaggregatieremmers of selectieve serotonine-heropnameremmers (SSRI’s) en serotonine-norepinefrine-heropnameremmers (SNRI’s). Bij patiënten met een risico op een ulceratieve gastro-intestinale aandoening kan een geschikte profylactische behandeling worden overwogen (zie rubriek 4.5).
Andere risicofactoren voor bloedingen
Zoals bij andere antitrombotica, wordt rivaroxaban niet aanbevolen bij patiënten met een verhoogd risico op bloedingen, zoals bij:
- aangeboren en verworven bloedingsstoornissen
- ernstige arteriële hypertensie die niet onder controle is
- andere gastro-intestinale ziekten zonder actieve ulceratie die potentieel kunnen leiden tot bloedingscomplicaties (bijv. inflammatoire darmziekten, oesofagitis, gastritis en gastro-oesofageale refluxziekte)
- vasculaire retinopathie
- bronchiëctasie of een voorgeschiedenis van pulmonale bloeding
Patiënten met kanker
Patiënten met een maligne ziekte kunnen tegelijkertijd een hoger risico hebben op bloedingen en trombose. Het individuele voordeel van antitrombotische behandeling moet worden afgewogen tegen het risico op bloedingen bij patiënten met actieve kanker, afhankelijk van de tumorlocatie, de antineoplastische therapie en het stadium van de ziekte. Tumoren in het maag-darmkanaal of het urogenitale kanaal zijn in verband gebracht met een verhoogd risico op bloedingen tijdens behandeling met rivaroxaban.
Bij patiënten met maligne neoplasmata met een hoog risico op bloedingen is het gebruik van rivaroxaban gecontra-indiceerd (zie rubriek 4.3).
Patiënten met een klepprothese
Rivaroxaban mag niet worden gebruikt voor tromboprofylaxe bij patiënten die recent een transkatheter-aortaklepvervanging (TAVR) hebben ondergaan. De veiligheid en werkzaamheid van rivaroxaban zijn niet onderzocht bij patiënten met een klepprothese; daarom zijn er geen gegevens die ondersteunen dat rivaroxaban adequate antistolling biedt in deze patiëntenpopulatie. Behandeling met Rivaroxaban Accord wordt voor deze patiënten niet aanbevolen.
Patiënten met antifosfolipidesyndroom
Direct werkende oraal in te nemen antistollingsmiddelen zoals rivaroxaban worden niet aanbevolen bij patiënten met een voorgeschiedenis van trombose en de diagnose antifosfolipidesyndroom. In het bijzonder bij patiënten die drievoudig positief zijn (voor lupusanticoagulans, anticardiolipine-antilichamen en anti-bèta 2-glycoproteïne 1-antilichamen) zou een behandeling met direct werkende oraal in te nemen antistollingsmiddelen in verband kunnen worden gebracht met een verhoogd aantal recidiverende trombosevoorvallen in vergelijking met een behandeling met vitamine K-antagonisten.
Hemodynamisch instabiele PE-patiënten of patiënten die trombolyse of pulmonale embolectomie nodig hebben
Rivaroxaban Accord wordt niet aanbevolen als een alternatief voor niet-gefractioneerde heparine bij patiënten met pulmonale embolie die hemodynamische instabiel zijn of die mogelijk trombolyse of pulmonale embolectomie moeten ondergaan, omdat de veiligheid en werkzaamheid van rivaroxaban niet zijn vastgesteld in deze klinische situaties.
Spinale/epidurale anesthesie of punctie
Wanneer neuraxiale anesthesie (spinale/epidurale anesthesie) of een spinale/epidurale punctie wordt uitgevoerd, lopen patiënten die behandeld worden met antitrombotische middelen ter preventie van trombo-embolische complicaties, risico op het ontwikkelen van een epiduraal of spinaal hematoom dat kan leiden tot langdurige of permanente verlamming. Het risico hierop kan verhoogd zijn door postoperatief gebruik van epidurale verblijfskatheters of gelijktijdig gebruik van geneesmiddelen die de hemostase beïnvloeden. Het risico kan ook verhoogd zijn door een traumatische of herhaaldelijke epidurale of spinale puncties. Patiënten moeten regelmatig worden gecontroleerd op klachten en symptomen van neurologische stoornissen (bv. gevoelloosheid of verzwakking van de benen, darm- of blaasdisfunctie). Als neurologische aantasting wordt opgemerkt, is een dringende diagnose en behandeling nodig. Voorafgaand aan neuraxiale interventie moet de arts de potentiële baten en de risico’s afwegen bij patiënten die behandeld worden met antistollingsmiddelen of behandeld gaan worden met antistollingsmiddelen voor tromboprofylaxe.
Er is geen klinische ervaring met het gebruik van 15 mg of 20 mg rivaroxaban in deze situaties. Om het potentiële risico op bloedingen te verminderen bij gelijktijdig gebruik van rivaroxaban en neuraxiale (epidurale/spinale) anesthesie of een spinale punctie, dient rekening te worden gehouden met het farmacokinetische profiel van rivaroxaban.
Het plaatsen of verwijderen van een epidurale katheter of een lumbale punctie kan het beste worden uitgevoerd als het anticoagulerende effect van rivaroxaban als laag wordt ingeschat. Het exacte moment waarop het anticoagulerende effect voldoende laag is bij iedere patiënt is echter niet bekend. Gebaseerd op de algemene PK karakteristieken moet minimaal 2x de halfwaardetijd verstrijken voor het verwijderen van een epidurale katheter, d.w.z. minstens 18 uur bij jonge patiënten en 26 uur bij oudere patiënten na de laatste toediening van rivaroxaban (zie rubriek 5.2).Na verwijdering van de katheter moet er ten minste 6 uur verstrijken voordat de volgende dosis rivaroxaban wordt toegediend. In het geval van traumatische punctie, moet de toediening van rivaroxaban worden uitgesteld met 24 uur.
Doseringsaanbevelingen vóór en na invasieve ingrepen en chirurgische interventie
Als een invasieve ingreep of chirurgische interventie nodig is, dient Rivaroxaban Accord 15 mg/20 mg minimaal 24 uur vóór de interventie te worden gestopt, indien dit mogelijk is en gebaseerd op het klinische oordeel van de arts.
Als de ingreep niet kan worden uitgesteld, dient het verhoogde risico van bloeding te worden afgewogen tegen de urgentie van de interventie.
Rivaroxaban Accord dient zo snel mogelijk na de invasieve ingreep of chirurgische interventie weer te worden gestart, op voorwaarde dat de klinische toestand dit toestaat en de behandelend arts heeft vastgesteld dat adequate hemostase is bereikt (zie rubriek 5.2).
Oudere patiënten
Op hogere leeftijd kan het risico op bloedingen toenemen (zie rubriek 5.2).
Huidreacties
Ernstige huidreacties, waaronder het Stevens-Johnson-syndroom/toxische epidermale necrolyse en het DRESS-syndroom, zijn waargenomen gedurende postmarketingsurveillance, geassocieerd met het gebruik van rivaroxaban (zie rubriek 4.8). Patiënten lijken het hoogste risico op deze reacties te hebben aan het begin van de behandeling: het begin van de reactie viel in de meerderheid van de gevallen in de eerste paar weken van de behandeling. Rivaroxaban moet onmiddellijk worden gestaakt bij de eerste verschijnselen van ernstige huiduitslag (in grootte toenemende, intense uitslag en/of blaarvorming), of enige andere tekenen van overgevoeligheid en het gelijktijdig optreden van mucosale laesies.
Informatie over hulpstoffen
Rivaroxaban Accord bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet en is dus in wezen ‘natriumvrij’.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
CYP3A4- en Pgp-remmers
Gelijktijdige toediening van rivaroxaban en ketoconazol (400 mg eenmaal daags) of ritonavir (600 mg tweemaal daags) leidde tot een 2,6-voudige / 2,5-voudige verhoging van de gemiddelde AUC-waarde voor rivaroxaban en een 1,7-voudige / 1,6-voudige verhoging van de gemiddelde Cmax-waarde voor rivaroxaban, met significante stijgingen van de farmacodynamische effecten, wat kan leiden tot een verhoogd risico op bloedingen. Het gebruik van rivaroxaban wordt daarom niet aanbevolen bij patiënten die gelijktijdig een systemische behandeling met azol-antimycotica, zoals ketoconazol, itraconazol, voriconazol en posaconazol, of hiv-proteaseremmers krijgen. Deze werkzame stoffen zijn sterke remmers van zowel CYP3A4 als Pgp (zie rubriek 4.4).
Werkzame stoffen die slechts één van de eliminatieroutes van rivaroxaban, nl. CYP3A4 of Pgp, sterk remmen, kunnen in mindere mate de plasmaconcentraties van rivaroxaban verhogen. Claritromycine (500 mg tweemaal daags), dat wordt gezien als een sterke CYP3A4-remmer en matige Pgp-remmer, leidde bijvoorbeeld tot een 1,5-voudige verhoging van de gemiddelde AUC-waarde van rivaroxaban en een 1,4-voudige verhoging van de Cmax-waarde. De interactie met claritromycine is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten. (Voor patiënten met nierinsufficiëntie: zie rubriek 4.4).
Erytromycine (500 mg driemaal daags), dat een matig sterke remmer is van CYP3A4 en Pgp, leidde tot een 1,3-voudige verhoging van de gemiddelde AUC-waarde en van de Cmax voor rivaroxaban. De interactie met erytromycine is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten.
Bij personen met lichte nierinsufficiëntie leidde erytromycine (driemaal daags 500 mg) tot een stijging van de gemiddelde AUC van rivaroxaban met een factor 1,8 en een stijging van de Cmax met een factor 1,6 ten opzichte van personen met een normale nierfunctie. Bij personen met een matige nierinsufficiëntie leidde erytromycine tot een stijging van de gemiddelde AUC van rivaroxaban met een factor 2,0 en een stijging van de Cmax met een factor 1,6 ten opzichte van personen met een normale nierfunctie. Het effect van erytromycine is additief op het effect van nierinsufficiëntie (zie rubriek 4.4).
Fluconazol (eenmaal daags 400 mg), dat wordt beschouwd als een matig sterke CYP3A4-remmer, leidde tot een 1,4-voudige stijging van de gemiddelde AUC-waarde van rivaroxaban en een 1,3-voudige stijging van de gemiddelde Cmax. De interactie met fluconazol is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten. (Voor patiënten met nierinsufficiëntie: zie rubriek 4.4).
Gezien de beperkte beschikbaarheid van klinische gegevens met dronedarone, dient gelijktijdige toediening met rivaroxaban te worden vermeden.
Anticoagulantia
Na gecombineerde toediening van enoxaparine (enkelvoudige dosis 40 mg) en rivaroxaban (enkelvoudige dosis 10 mg) werd een additief effect tegen stollingsfactor Xa-activiteit waargenomen, zonder enig extra effect op stollingstesten (PT, APTT). Enoxaparine had geen effect op de farmacokinetiek van rivaroxaban.
Vanwege het verhoogde risico op bloedingen is voorzichtigheid geboden bij het gelijktijdig behandelen van patiënten met andere anticoagulantia (zie rubriek 4.3 en 4.4).
NSAID's/trombocytenaggregatieremmers
Er werd geen klinisch relevante verlenging van de bloedingstijd waargenomen na gelijktijdige toediening van rivaroxaban (15 mg) en 500 mg naproxen. Desondanks kunnen er personen zijn die een meer uitgesproken farmacodynamische respons vertonen.
Er zijn geen klinisch significante farmacokinetische of farmacodynamische interacties waargenomen wanneer rivaroxaban gelijktijdig werd toegediend met 500 mg acetylsalicylzuur. Clopidogrel (300 mg oplaaddosis, gevolgd door 75 mg onderhoudsdosis) vertoonde geen farmacokinetische interactie met rivaroxaban (15 mg), maar in een subgroep patiënten werd een relevante verlenging van de bloedingstijd waargenomen die niet samenhing met de trombocytenaggregatie of met de gehaltes van P-selectine of GPIIb/IIIa-receptor. Zorgvuldigheid is vereist als patiënten gelijktijdig worden behandeld met NSAID's (inclusief acetylsalicylzuur) en trombocytenaggregatieremmers, omdat het voor deze geneesmiddelen kenmerkend is dat zij het risico op bloedingen verhogen (zie rubriek 4.4).
SSRI’s/SNRI’s
Evenals bij andere anticoagulantia het geval is, kunnen patiënten een verhoogd risico hebben op een bloeding bij gelijktijdig gebruik met SSRI’s of SNRI’s vanwege het gemelde effect van SSRI’s en SNRI’s op trombocyten. Bij gelijktijdig gebruik in het klinische programma van rivaroxaban werden in alle behandelingsgroepen numeriek hogere percentages van een ernstige of niet-ernstige klinisch relevante bloeding waargenomen.
Warfarine
Wanneer patiënten overschakelden van de vitamine K-antagonist warfarine (INR 2,0 tot 3,0) op rivaroxaban (20 mg) of van rivaroxaban (20 mg) op warfarine (INR 2,0 tot 3,0), werd de protrombinetijd/INR (Neoplastine) meer dan additief verhoogd (individuele INR-waarden tot 12 kunnen worden waargenomen), terwijl de effecten op APTT, remming van de activiteit van factor Xa en de endogene trombinepotentiaal additief waren.
Als het wenselijk is om tijdens de overschakelingsperiode de farmacodynamische effecten van rivaroxaban te testen, kunnen de anti-factor-Xa-activiteit, PiCT en Heptest worden gebruikt, aangezien deze testen niet worden beïnvloed door warfarine. Op de vierde dag na de laatste dosis warfarine gaven alle testen (met inbegrip van PT, APTT, remming van factor Xa-activiteit en ETP) uitsluitend het effect van rivaroxaban weer.
Als het wenselijk is om tijdens de overschakelingsperiode de farmacodynamische effecten van warfarine te testen, kan de INR worden gemeten bij de Ctrough-waarde van rivaroxaban (24 uur na de voorgaande inname van rivaroxaban), aangezien deze test op dat moment minimaal wordt beïnvloed door rivaroxaban.
Er is geen farmacokinetische interactie waargenomen tussen warfarine en rivaroxaban.
CYP3A4-inductoren
Gelijktijdige toediening van rivaroxaban en de sterke CYP3A4-inductor rifampicine leidde tot een afname van de gemiddelde AUC-waarde voor rivaroxaban met ongeveer 50%, met overeenkomstige afname van de farmacodynamische effecten. Gelijktijdig gebruik van rivaroxaban met andere sterke CYP3A4-inductoren (bijv. fenytoïne, carbamazepine, fenobarbital of sint-janskruid (Hypericum perforatum)) kan ook leiden tot lagere plasmaconcentraties rivaroxaban. Daarom dient gelijktijdige toediening van sterke CYP3A4-inductoren te worden vermeden, tenzij de patiënt nauwlettend wordt geobserveerd op het optreden van klachten en symptomen van trombose.
Andere gelijktijdige behandelingen
Er zijn geen klinisch significante farmacokinetische of farmacodynamische interacties waargenomen wanneer rivaroxaban gelijktijdig werd toegediend met midazolam (substraat van CYP3A4), digoxine (substraat van Pgp), atorvastatine (substraat van CYP3A4 en Pgp) of omeprazol (protonpompremmer). Rivaroxaban remt noch induceert belangrijke isovormen van CYP, zoals CYP3A4.
Laboratoriumparameters
Zoals verwacht, worden stollingsparameters (bijv. PT, aPTT, Heptest) beïnvloed door de werking van rivaroxaban (zie rubriek 5.1).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
De veiligheid en werkzaamheid van rivaroxaban zijn niet vastgesteld bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Vanwege de mogelijke reproductietoxiciteit, het inherente risico op bloedingen en de aanwijzingen dat rivaroxaban de placenta passeert, is rivaroxaban gecontra-indiceerd bij zwangerschap (zie rubriek 4.3). Vrouwen die zwanger kunnen worden, dienen zwangerschap te voorkomen tijdens de behandeling met rivaroxaban.
Borstvoeding
De veiligheid en werkzaamheid van rivaroxaban zijn niet vastgesteld bij vrouwen die borstvoeding geven. Dieronderzoek duidt erop dat rivaroxaban wordt uitgescheiden in de moedermelk. Daarom is rivaroxaban gecontra-indiceerd in de periode dat een vrouw borstvoeding geeft (zie rubriek 4.3). Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met rivaroxaban moet worden gestaakt dan wel niet moet worden ingesteld.
Vruchtbaarheid
Er zijn geen specifieke studies uitgevoerd met rivaroxaban om de effecten op de vruchtbaarheid bij mensen te onderzoeken. In een studie naar de mannelijke en vrouwelijke vruchtbaarheid bij ratten werden geen effecten gezien (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Rivaroxaban heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bijwerkingen als syncope (frequentie: soms) en duizeligheid (frequentie: vaak) zijn gemeld (zie rubriek 4.8). Patiënten die deze bijwerkingen ervaren, mogen niet rijden en geen machines bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van rivaroxaban is beoordeeld in dertien fase III-hoofdonderzoeken (zie Tabel 1).
In totaal werden 69.608 volwassen patiënten in negentien fase III-onderzoeken en 488 pediatrische patiënten in twee fase II-onderzoeken en twee fase III-onderzoeken blootgesteld aan rivaroxaban.
Tabel 1: Aantal onderzochte patiënten, totale dagelijkse dosis en maximale behandelingsduur in fase III-onderzoeken bij volwassenen en kinderen
| Indicatie | Aantal patiënten* | Totale dagelijkse dosis | Maximale behandelingsduur |
| Preventie van veneuze trombo-embolie (VTE) bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergingen | 6.097 | 10 mg | 39 dagen |
| Preventie van VTE bij medisch zieke patiënten | 3.997 | 10 mg | 39 dagen |
| Behandeling van diep-veneuze trombose (DVT), pulmonale embolie (PE) en preventie van recidieven | 6.790 | Dag 1-21: 30 mg Dag 22 en daarna: 20 mg Na ten minste 6 maanden: 10 mg of 20 mg | 21 maanden |
Behandeling van VTE en preventie van recidief VTE bij voldragen neonaten en kinderen jonger dan 18 jaar na aanvang van een standaard antistollingsbehandeling | 329 | Dosis aangepast aan het lichaamsgewicht om een blootstelling te bereiken die vergelijkbaar is met de blootstelling waargenomen bij volwassenen die voor DVT werden behandeld met 20 mg rivaroxaban eenmaal daags | 12 maanden |
| Preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren | 7.750 | 20 mg | 41 maanden |
| Preventie van atherotrombotische complicaties bij patiënten na een acuut coronair syndroom (ACS) | 10.225 | Respectievelijk 5 mg of 10 mg samen met óf ASA óf ASA plus clopidogrel of ticlopidine | 31 maanden |
| Preventie van atherotrombotische complicaties bij patiënten met CHZ/PAV | 18.244 | 5 mg samen met ASA, of 10 mg alleen | 47 maanden |
| 3.256** | 5 mg samen met ASA | 42 maanden |
*Patiënten blootgesteld aan ten minste één dosis rivaroxaban
**Afkomstig van het VOYAGER PAD-onderzoek
De vaakst gemelde bijwerkingen bij patiënten die rivaroxaban kregen, waren bloedingen (Tabel 2) (zie ook rubriek 4.4 en ‘Beschrijving van bepaalde bijwerkingen’ hieronder). De vaakst gemelde bloedingen waren epistaxis (4,5%) en hemorragie van het maag-darmkanaal (3,8%).
Tabel 2: Frequentie van voorvallen van bloedingen* en anemie bij patiënten die aan rivaroxaban werden blootgesteld in alle voltooide fase III-onderzoeken bij volwassenen en kinderen
| Indicatie | Om het even welke bloeding | Anemie |
Preventie van veneuze trombo-embolie (VTE) bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergingen | 6,8% van de patiënten | 5,9% van de patiënten |
| Preventie van veneuze trombo-embolie bij medisch zieke patiënten | 12,6% van de patiënten | 2,1% van de patiënten |
| Behandeling van DVT, PE en preventie van recidieven | 23% van de patiënten | 1,6% van de patiënten |
| Behandeling van VTE en preventie van recidief VTE bij voldragen neonaten en kinderen jonger dan 18 jaar na aanvang van een standaard antistollingsbehandeling | 39,5% van de patiënten | 4,6% van de patiënten |
Preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren | 28 per 100 patiëntjaren | 2,5 per 100 patiëntjaren |
| Preventie van atherotrombotische complicaties bij patiënten na een ACS | 22 per 100 patiëntjaren | 1,4 per 100 patiëntjaren |
| Preventie van atherotrombotische complicaties bij patiënten met CHZ/PAV | 6,7 per 100 patiëntjaren | 0,15 per 100 patiëntjaren** |
8,38 per 100 patiëntjaren | 0,74 per 100 patiëntjaren***# |
* Voor alle onderzoeken met rivaroxaban worden alle bloedingsvoorvallen verzameld, gerapporteerd en beoordeeld.
** In het COMPASS-onderzoek is de incidentie van anemie laag, omdat er een selectieve methode voor het verzamelen van bijwerkingen werd gebruikt.
*** Een selectieve methode voor het verzamelen van bijwerkingen werd gebruikt # Afkomstig van het VOYAGER PAD-onderzoek
Bijwerkingen weergegeven in tabelvorm
De frequenties van bijwerkingen die werden gemeld met rivaroxaban bij volwassen en pediatrische patiënten staan per systeem/orgaanklasse (volgens MedDRA) en per frequentie weergegeven in Tabel 3 hieronder.
De frequenties worden als volgt gedefinieerd:
zeer vaak > 1/10
vaak: ≥ 1/100, < 1/10
soms: ≥ 1/1.000, < 1/100
zelden: ≥ 1/10.000, < 1/1.000
zeer zelden: < 1/10.000
niet bekend: kan met de beschikbare gegevens niet worden bepaald
Tabel 3: Alle bijwerkingen die zijn gemeld bij volwassen patiënten in klinische fase III-studies of tijdens postmarketinggebruik* en bij pediatrische patiënten in twee fase II-studies en twee fase III-studies
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | ||||||||||
| Bloed- en lymfestelselaandoeningen | ||||||||||||||
| Anemie (incl. betreffende laboratorium-waarden) | Trombocytose (incl. verhoogde plaatjestelling) A, trombocytopenie | |||||||||||||
| Immuunsysteemaandoeningen | ||||||||||||||
Allergische reactie, allergische dermatitis, angio-oedeem en allergisch oedeem | Anafylactische reacties, inclusief anafylactische shock | |||||||||||||
| Zenuwstelselaandoeningen | ||||||||||||||
| Duizeligheid, hoofdpijn | Cerebrale en intracraniale hemorragie, syncope | |||||||||||||
| Oogaandoeningen | ||||||||||||||
| Hemorragie van de ogen (incl. conjunctivale hemorragie) | ||||||||||||||
| Hartaandoeningen | ||||||||||||||
| Tachycardie | ||||||||||||||
| Bloedvataandoeningen | ||||||||||||||
| Hypotensie, hematoom | ||||||||||||||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||||||||||||||
| Epistaxis, bloed ophoesten | Eosinofiele longontsteking | |||||||||||||
| Maagdarmstelselaandoeningen | ||||||||||||||
Tandvleesbloedin g, hemorragie van het maag-darmkanaal (incl. rectale hemorragie), abdominale en gastro-intestinale pijn, dyspepsie, misselijkheid, obstipatieA, diarree, brakenA | Droge mond | |||||||||||||
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | ||||||||||
| Lever- en galaandoeningen | ||||||||||||||
| Verhoogde transaminases | Leverfunctiestoor nissen, verhoogd bilirubine, verhoogde alkalische fosfatase in het bloedA, verhoogd gammaglutamyltr ansferase (GGT)A | Geelzucht, verhoogd geconjugeerd bilirubine (al dan niet gepaard gaande met verhoogde ALAT-waarden), cholestase, hepatitis (incl. hepatocellulaire schade) | ||||||||||||
| Huid- en onderhuidaandoeningen | ||||||||||||||
Pruritus (incl. zeldzame gevallen van gegeneraliseerde pruritus), huiduitslag, ecchymose, cutane en subcutane hemorragie | Urticaria | Stevens-Johnson-syndroom/ toxische epidermale necrolyse, DRESS-syndroo m | ||||||||||||
| Skeletspierstelsel- en bindweefselaandoeningen | ||||||||||||||
Pijn in de extremiteiten A | Hemartrose | Spierhemorragie | Compartiment-syndroom secundair aan een bloeding | |||||||||||
| Nier- en urinewegaandoeningen | ||||||||||||||
Urogenitale hemorragie (incl. hematurie en menorragieB), verminderde nierfunctie (incl. verhoogd bloedcreatinine, verhoogd bloedureum) | Nierfalen/acuut nierfalen secundair aan een bloeding welke kan leiden tot hypoperfusie, nefropathie gerelateerd aan antistollingsmidd el | |||||||||||||
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||||||||||||||
KoortsA, perifeer oedeem, verminderde algehele kracht en energie (incl. vermoeidheid en asthenie) | Zich onwel voelen (incl. malaise) | Gelokaliseerd oedeemA | ||||||||||||
| Onderzoeken | ||||||||||||||
Verhoogd LDHA, verhoogd lipaseA, verhoogd amylaseA | ||||||||||||||
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend | ||||||||||
| Letsels, intoxicaties en verrichtingscomplicaties | ||||||||||||||
Postprocedurele hemorragie (incl. postoperatieve anemie en wondhemorragie) , contusie, wondsecretieA | Vasculair pseudoaneurysma C | |||||||||||||
A: waargenomen bij preventie van VTE bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergaan
B: waargenomen bij behandeling van DVT, PE en preventie van recidieven als zeer vaak bij vrouwen < 55 jaar
C: waargenomen als soms bij preventie van atherotrombotische complicaties bij patiënten na een ACS (na een percutane coronaire interventie)
* In geselecteerde fase III-onderzoeken werd een vooraf gespecificeerde, selectieve methode voor het verzamelen van bijwerkingen gebruikt. De incidentie van bijwerkingen nam niet toe en na analyse van deze onderzoeken werd geen nieuwe bijwerking vastgesteld.
Beschrijving van bepaalde bijwerkingen
Vanwege het farmacologische werkingsmechanisme kan het gebruik van rivaroxaban geassocieerd zijn met een verhoogd risico op occulte of duidelijke bloedingen in elk weefsel of orgaan, die kunnen leiden tot posthemorragische anemie. De klachten, symptomen en ernst (inclusief fatale afloop) variëren afhankelijk van de locatie en de mate of uitgebreidheid van de bloeding en/of anemie (zie rubriek 4.9 ‘Behandeling van een bloeding’). In de klinische onderzoeken werden bloedingen van slijmvliezen (bijvoorbeeld epistaxis, gingivaal, gastro-intestinaal, urogenitaal, met inbegrip van abnormale vaginale of toegenomen menstruele bloedingen) en anemie vaker gezien tijdens een langdurige behandeling met rivaroxaban, in vergelijking met een behandeling met een VKA. Daarom kan, naast een adequaat klinisch toezicht, laboratoriumonderzoek van het hemoglobine/hematocriet van waarde zijn voor het ontdekken van occult bloedverlies en voor het kwantificeren van de klinische relevantie van manifest bloedverlies, indien dit geschikt wordt geacht.
Het risico op bloedingen kan verhoogd zijn bij bepaalde patiëntengroepen, bijvoorbeeld bij patiënten met ernstige arteriële hypertensie die niet onder controle is en/of die gelijktijdig een behandeling krijgen die de hemostase beïnvloedt (zie rubriek 4.4 ‘Risico op bloedingen’). Menstruele bloedingen kunnen intensiever worden en/of langer duren. Bloedingscomplicaties kunnen zich uiten in zwakte, bleekheid, duizeligheid, hoofdpijn of onverklaarde zwelling, dyspnoe en onverklaarde shock. In sommige gevallen zijn symptomen van cardiale ischemie zoals angina pectoris als gevolg van anemie waargenomen.
Bekende complicaties als gevolg van een ernstige bloeding, zoals compartimentsyndroom en nierfalen als gevolg van hypoperfusie of nefropathie gerelateerd aan antistollingsmiddel, zijn gemeld voor rivaroxaban. Daarom moet bij de beoordeling van de conditie van patiënten die worden behandeld met anticoagulantia altijd de mogelijkheid van een bloeding worden overwogen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Zeldzame gevallen van overdosering tot maximaal 1960 mg zijn gemeld. In geval van overdosering moet de patiënt zorgvuldig worden gecontroleerd op bloedingscomplicaties of andere bijwerkingen (zie hieronder “Behandeling van een bloeding”). Vanwege gelimiteerde absorptie wordt een plafond-effect zonder verdere stijging van de gemiddelde plasmaconcentratie verwacht bij supratherapeutische doses van 50 mg rivaroxaban of meer.
Een specifiek reverterend middel (andexanet alfa) dat de farmacodynamische effecten van rivaroxaban tegengaat is beschikbaar (zie de samenvatting van de productkenmerken van andexanet alfa). Gebruik van actieve kool om de absorptie te verminderen kan in geval van overdosering van rivaroxaban worden overwogen.
Behandeling van een bloeding
Mocht een bloedingcomplicatie optreden bij een patiënt die rivaroxaban krijgt, dan dient de volgende inname van rivaroxaban te worden uitgesteld of de behandeling te worden gestaakt, naargelang wat passend wordt geacht. Rivaroxaban heeft een halfwaardetijd van ongeveer 5 tot 13 uur (zie rubriek 5.2). Behandeling dient per patiënt te worden afgestemd op basis van de ernst en locatie van de hemorragie. Gepaste symptomatische behandeling kan naar behoefte worden gegeven, zoals mechanische compressie (bijv. voor ernstige epistaxis), chirurgische hemostase met procedures voor het onder controle brengen van bloedingen, suppletie van vocht en hemodynamische ondersteuning, bloedproducten (erytrocytenconcentraat of fresh frozen plasma, afhankelijk van de geassocieerde anemie of coagulopathie) of bloedplaatjes.
Als een bloeding niet onder controle gebracht kan worden door bovengenoemde maatregelen, dient toediening van, hetzij een specifieke factor Xa-remmer-reverterend middel (andexanet alfa), dat de farmacodynamische effecten van rivaroxaban tegengaat, of een specifiek procoagulans, zoals protrombinecomplex-concentraat (PCC), geactiveerd protrombinecomplex-concentraat (APCC) of recombinant-factor VIIa (rFVIIa), te worden overwogen. Er is echter momenteel zeer weinig klinische ervaring met het gebruik van deze geneesmiddelen bij personen die rivaroxaban krijgen. De aanbeveling is ook gebaseerd op beperkte niet-klinische gegevens. Herdosering van recombinant-factor VIIa moet worden overwogen en getitreerd afhankelijk van de verbetering van de bloeding. Bij ernstige bloedingen moet een consult bij een stollingsexpert worden overwogen, indien deze op locatie aanwezig is (zie rubriek 5.1).
Protaminesulfaat en vitamine K hebben naar verwachting geen invloed op de antistollingswerking van rivaroxaban. Er is beperkte ervaring met tranexaminezuur en geen ervaring met aminocapronzuur en aprotinine bij personen die rivaroxaban krijgen. Er is geen wetenschappelijke grond voor de werkzaamheid van, noch ervaring met het gebruik van systemische hemostaticum desmopressine bij personen die rivaroxaban krijgen. Vanwege de hoge binding aan plasma-eiwitten is rivaroxaban naar verwachting niet dialyseerbaar.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antitrombotische middelen, directe factor Xa remmers, ATC code: B01AF01
Werkingsmechanisme
Rivaroxaban is een zeer selectieve directe factor Xa-remmer met orale biologische beschikbaarheid. Remming van factor Xa onderbreekt de intrinsieke en extrinsieke route van de bloedstollingscascade, met als gevolg remming van zowel de trombineformatie als de stolselvorming. Rivaroxaban remt trombine (geactiveerd factor II) niet en er is geen effect op bloedplaatjes aangetoond.
Farmacodynamische effecten
Er werd een dosisafhankelijke remming van factor Xa-activiteit waargenomen bij de mens. De protrombinetijd (PT) wordt dosisafhankelijk beïnvloed door rivaroxaban, en heeft een hoge correlatie met de plasmaconcentraties (r-waarde 0,98) wanneer Neoplastine in de bepaling wordt gebruikt. Andere reagentia zullen andere resultaten opleveren. De aflezing van de PT dient in seconden te gebeuren, omdat de INR alleen is gekalibreerd en gevalideerd voor cumarinen en niet kan worden gebruikt voor andere anticoagulantia.
Bij patiënten die rivaroxaban kregen voor de behandeling van DVT en PE en de preventie van recidieven varieerden de 5/95 percentielen voor PT (Neoplastine) 2-4 uur na inname van de tablet (d.w.z. op het tijdstip van maximaal effect) voor tweemaal daags 15 mg rivaroxaban van 17 tot 32 s en voor eenmaal daags 20 mg rivaroxaban van 15 tot 30 s. Voor de dalwaarde (8-16 uur na inname van de tablet) varieerden de 5/95 percentielen voor tweemaal daags 15 mg van 14 tot 24 s en voor eenmaal daags 20 mg (18-30 uur na inname van de tablet) van 13 tot 20 s.
Bij patiënten met non-valvulair atriumfibrilleren die rivaroxaban kregen voor de preventie van CVA en systemische embolie varieerden de 5/95 percentielen voor PT (Neoplastine) 1-4 uur na inname van de tablet (d.w.z. op het moment van maximaal effect) bij de patiënten behandeld met eenmaal daags 20 mg van 14 s tot 40 s en bij patiënten met matige nierinsufficiëntie die werden behandeld met eenmaal daags 15 mg van 10 s tot 50 s. Voor de dalwaarde (16-36 uur na inname van de tablet) varieerden de 5/95 percentielen bij patiënten die werden behandeld met eenmaal daags 20 mg van 12 tot 26 s en bij patiënten met matige nierinsufficiëntie die werden behandeld met eenmaal daags 15 mg van 12 tot 26 s.
In een klinische farmacologische studie naar het terugdraaien van de farmacodynamische effecten van rivaroxaban bij gezonde volwassen proefpersonen (n = 22), werden de effecten van een eenmalige dosis (50 IU/kg) van 2 verschillende typen PCC’s, een 3-factor PCC (Factor II, IX en X) en een 4-factor PCC (Factor II, VII, IX en X), onderzocht. De 3-factor PCC verlaagde de gemiddelde Neoplastin PT-waarden met circa 1,0 seconde binnen 30 minuten, vergeleken met een verlaging van ongeveer 3,5 seconden die waargenomen werd bij de 4-factor PCC. Daarentegen had de 3-factor PCC een groter en sneller algemeen effect op het terugdraaien van veranderingen in endogene trombineaanmaak dan de 4-factor PCC (zie rubriek 4.9).
De activated partial thromboplastin time (aPTT) en Heptest worden ook dosisafhankelijk verlengd; deze worden echter niet aanbevolen om het farmacodynamische effect van rivaroxaban te beoordelen. Het is niet nodig om stollingsparameters te bewaken tijdens behandeling met rivaroxaban in de klinische praktijk. Indien echter klinisch geïndiceerd kunnen de rivaroxabanspiegels worden gemeten met gekalibreerde kwantitatieve anti-factor-Xa-testen (zie rubriek 5.2).
Klinische werkzaamheid en veiligheid
Behandeling van DVT en PE, en preventie van recidief DVT en PE
Het klinische programma met rivaroxaban is opgezet om de werkzaamheid van rivaroxaban bij de initiële en de voortgezette behandeling van acute DVT en PE en bij de preventie van recidieven aan te tonen.
Meer dan 12.800 patiënten werden onderzocht in vier gerandomiseerde, gecontroleerde, klinische fase III-onderzoeken (Einstein DVT, Einstein PE, Einstein Extension en Einstein Choice) en additioneel werd een vooraf bepaalde gepoolde analyse van de Einstein DVT- en Einstein PE-onderzoeken uitgevoerd. De totale, gecombineerde behandelduur was in alle onderzoeken tot maximaal 21 maanden.
In het Einstein DVT-onderzoek werden 3.449 patiënten met acute DVT onderzocht voor de behandeling van DVT en de preventie van recidief DVT en PE (patiënten met symptomatische PE werden van dit onderzoek uitgesloten). De behandelduur bedroeg 3, 6 of 12 maanden en was afhankelijk van het klinische oordeel van de onderzoeker.
In de eerste 3 weken van de behandeling van acute DVT werd tweemaal daags 15 mg rivaroxaban toegediend. Dit werd gevolgd door eenmaal daags 20 mg rivaroxaban.
In het Einstein PE-onderzoek werden 4.832 patiënten met acuut PE onderzocht voor de behandeling van PE en de preventie van recidief DVT en PE. De behandelduur bedroeg 3, 6 of 12 maanden en was afhankelijk van het klinisch oordeel van de onderzoeker.
In de eerste 3 weken van de behandeling van acute PE werd tweemaal daags 15 mg rivaroxaban toegediend. Dit werd gevolgd door eenmaal daags 20 mg rivaroxaban.
Bij zowel het Einstein DVT- als het Einstein PE-onderzoek bestond het behandelregime van de comparator uit enoxaparine dat ten minste 5 dagen werd toegediend in combinatie met een behandeling met een vitamine K-antagonist, totdat de PT/INR binnen het therapeutische bereik viel (≥ 2,0). De behandeling werd voortgezet met een vitamine K-antagonist, waarvan de dosis zo werd aangepast dat de PT/INR-waarden binnen het therapeutisch bereik van 2,0 tot 3,0 bleven.
In het Einstein Extension-onderzoek werden 1.197 patiënten met DVT of PE onderzocht voor de preventie van recidief DVT en PE. De behandelduur bedroeg een additionele 6 tot 12 maanden bij patiënten die reeds een behandeling van 6 tot 12 maanden voor een veneuze trombo-embolie hadden ondergaan en was afhankelijk van het klinische oordeel van de onderzoeker. Rivaroxaban eenmaal daags 20 mg werd vergeleken met placebo.
Einstein DVT, Einstein PE en Einstein Extension gebruikten dezelfde vooraf gedefinieerde primaire en secundaire eindpunten voor de werkzaamheid. Het primaire eindpunt voor de werkzaamheid was symptomatisch, recidief VTE, gedefinieerd als de samenstelling van recidief DVT of fatale of niet-fatale PE. Het secundaire eindpunt voor de werkzaamheid was gedefinieerd als de samenstelling van recidief DVT, niet-fatale PE en mortaliteit door alle oorzaken.
In het Einstein Choice-onderzoek werden 3.396 patiënten met bevestigde symptomatische DVT en/of PE die een antistollingsbehandeling van 6 tot 12 maanden hadden ondergaan, onderzocht voor de preventie van fatale PE of niet-fataal, symptomatisch recidief DVT of PE. Patiënten met een indicatie voor voortgezette antistollingsbehandeling met een therapeutische dosering werden uitgesloten van het onderzoek. De behandelduur was tot 12 maanden, afhankelijk van de individuele randomisatiedatum (mediaan: 351 dagen). Rivaroxaban eenmaal daags 20 mg en rivaroxaban eenmaal daags 10 mg werden vergeleken met eenmaal daags 100 mg acetylsalicylzuur.
Het primaire eindpunt voor de werkzaamheid was symptomatisch, recidief VTE, gedefinieerd als de samenstelling van recidief DVT of fatale of niet-fatale PE.
In het Einstein DVT-onderzoek (zie Tabel 4) werd aangetoond dat rivaroxaban non-inferieur was aan enoxaparine/VKA op basis van het primaire resultaat voor de werkzaamheid (p < 0,0001 (test voor non-inferioriteit); Hazard ratio (HR): 0,680 (0,443-1,042), p = 0,076 (test voor superioriteit)). Het vooraf gespecificeerde netto klinische voordeel (primaire resultaat voor de werkzaamheid plus ernstige bloeding) werd gerapporteerd met een HR van 0,67 ((95%-BI: 0,47-0,95), nominale p-waarde p = 0,027) ten gunste van rivaroxaban. Gemiddeld lagen de INR-waarden 60,3% van de tijd in de therapeutische range tijdens de gemiddelde behandelduur van 189 dagen en 55,4%, 60,1% en 62,8% van de tijd voor de groepen die respectievelijk 3, 6 en 12 maanden behandeling kregen toegewezen. In de enoxaparine/VKA-groep was er geen duidelijke relatie tussen het gemiddelde niveau van de TTR (Time in Target INR Range van 2,0-3,0) in centra gegroepeerd in tertielen van gelijke grootte en de incidentie van recidief VTE (p = 0,932 voor interactie). In centra in het hoogste tertiel was de HR van rivaroxaban versus warfarine 0,69 (95%-BI: 0,35-1,35).
De incidentiepercentages voor het primaire eindpunt voor veiligheid (ernstige of klinisch relevante niet-ernstige bloeding) en het secundaire eindpunt voor veiligheid (ernstige bloeding) waren in beide behandelgroepen ongeveer gelijk.
Tabel 4: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoek Einstein DVT
| Onderzoekspopulatie | 3.449 patiënten met symptomatische acute diepveneuze trombose | |
| Behandeldosering en -duur | Rivaroxabana) 3, 6 of 12 maanden N = 1.731 | Enoxaparine/VKAb) 3, 6 of 12 maanden N = 1.718 |
| Symptomatische recidief VTE* | 36 (2,1%) | 51 (3,0%) |
| Symptomatische recidief PE | 20 (1,2%) | 18 (1,0%) |
| Symptomatische recidief DVT | 14 (0,8%) | 28 (1,6%) |
| Symptomatische PE en DVT | 1 (0,1%) | 0 |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 4 (0,2%) | 6 (0,3%) |
| Ernstige of klinisch relevante niet-ernstige bloeding | 139 (8,1%) | 138 (8,1%) |
| Ernstige bloeding | 14 (0,8%) | 20 (1,2%) |
- a) Drie weken rivaroxaban tweemaal daags 15 mg en daarna eenmaal daags 20 mg
- b)
Ten minste 5 dagen enoxaparine in overlap met VKA, gevolgd door alleen VKA * p < 0,0001 (non-inferioriteit t.o.v. een vooraf gespecificeerde HR van 2,0); HR: 0,680 (0,443-
1,042), p = 0,076 (superioriteit)
In het Einstein PE-onderzoek (zie Tabel 5) werd aangetoond dat rivaroxaban non-inferieur was aan enoxaparine/VKA op basis van het primaire resultaat voor de werkzaamheid (p = 0,0026 (test voor non-inferioriteit); hazardratio: 1,123 (0,749-1,684)). Het vooraf gespecificeerde netto klinische voordeel (primaire resultaat voor de werkzaamheid plus ernstige bloeding) werd gerapporteerd met een HR van 0,849 ((95%-BI: 0,633-1,139), nominale p-waarde p = 0,275). Gemiddeld lagen de INR-waarden 63% van de tijd in de therapeutische range tijdens de gemiddelde behandelduur van 215 dagen en 57%, 62% en 65% van de tijd voor de groepen die respectievelijk 3, 6 en 12 maanden behandeling kregen toegewezen. In de enoxaparine/VKA-groep was er geen duidelijke relatie tussen het gemiddelde niveau van de TTR (Time in Target INR Range van 2,0-3,0) in centra gegroepeerd in tertielen van gelijke grootte en de incidentie van recidief VTE (p = 0,082 voor interactie). In centra in het hoogste tertiel was de HR van rivaroxaban versus warfarine 0,642 (95%-BI: 0,277-1,484).
De incidentiepercentages voor het primaire eindpunt voor veiligheid (ernstige of klinisch relevante niet-ernstige bloeding) waren iets lager in de rivaroxaban behandelgroep (10,3% (249/2412)) dan in de enoxaparine/VKA-behandelgroep (11,4% (274/2405)). De incidentiepercentages voor het secundaire eindpunt voor veiligheid (ernstige bloeding) was lager in de rivaroxabangroep (1,1% (26/2412)) dan in de enoxaparine/VKA-groep (2,2% (52/2405)) met een HR van 0,493 (95%-BI: 0,308-0,789).
Tabel 5: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoek Einstein PE
| Onderzoekspopulatie | 4.832 patiënten met symptomatische acute PE | |
| Behandeldosering en -duur | Rivaroxabana) 3, 6 of 12 maanden N = 2.419 | Enoxaparine/VKAb) 3, 6 of 12 maanden N = 2.413 |
| Symptomatische recidief VTE* | 50 (2,1%) | 44 (1,8%) |
| Symptomatische recidief PE | 23 (1,0%) | 20 (0,8%) |
| Symptomatische recidief DVT | 18 (0,7%) | 17 (0,7%) |
| Symptomatische PE en DVT | 0 | 2 (< 0,1%) |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 11 (0,5%) | 7 (0,3%) |
| Ernstige of klinisch relevante niet-ernstige bloeding | 249 (10,3%) | 274 (11,4%) |
| Ernstige bloeding | 26 (1,1%) | 52 (2,2%) |
- a) Drie weken rivaroxaban tweemaal daags 15 mg en daarna eenmaal daags 20 mg
- b)
Ten minste 5 dagen enoxaparine in overlap met VKA, gevolgd door alleen VKA * p < 0,0026 (non-inferioriteit t.o.v. een vooraf gespecificeerde HR van 2,0); HR: 1,123 (0,749-
1,684)
Er is een vooraf gespecificeerde gepoolde analyse van het eindpunt van de Einstein DVT- en PE-onderzoeken uitgevoerd (zie Tabel 6).
Tabel 6: Resultaten met betrekking tot de werkzaamheid en veiligheid van de gepoolde analyse van fase III-onderzoeken Einstein DVT en Einstein PE
| Onderzoekspopulatie | 8.281 patiënten met symptomatische acute DVT of PE | |
| Behandeldosering en -duur | Rivaroxabana) 3, 6 of 12 maanden N = 4.150 | Enoxaparine/VKAb) 3, 6 of 12 maanden N = 4.131 |
| Symptomatische recidief VTE* | 86 (2,1%) | 95 (2,3%) |
| Symptomatische recidief PE | 43 (1,0%) | 38 (0,9%) |
| Symptomatische recidief DVT | 32 (0,8%) | 45 (1,1%) |
| Symptomatische PE en DVT | 1 (< 0,1%) | 2 (< 0,1%) |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 15 (0,4%) | 13 (0,3%) |
| Ernstige of klinisch relevante niet-ernstige bloeding | 388 (9,4%) | 412 (10,0%) |
| Ernstige bloeding | 40 (1,0%) | 72 (1,7%) |
- a) Drie weken rivaroxaban tweemaal daags 15 mg en daarna eenmaal daags 20 mg
- b)
Ten minste 5 dagen enoxaparine in overlap met VKA, gevolgd door alleen VKA * p < 0,0001 (non-inferioriteit t.o.v. de vooraf gespecificeerde HR van 1,75); HR: 0,886 (0,661-
1,186)
Het vooraf gespecificeerde netto klinische voordeel (primaire resultaat voor de werkzaamheid plus ernstige bloeding) van de gepoolde analyse werd gerapporteerd met een HR van 0,771 ((95%-BI: 0,614-0,967), nominale p-waarde p = 0,0244).
In het Einstein Extension-onderzoek (zie Tabel 7) was rivaroxaban superieur aan placebo op basis van de primaire en secundaire eindpunten voor werkzaamheid. Voor het primaire eindpunt voor veiligheid (ernstige bloeding) was er een niet-significante, numeriek hogere incidentie bij patiënten die werden behandeld met rivaroxaban eenmaal daags 20 mg dan bij placebo. Het secundaire eindpunt voor veiligheid (ernstige of klinisch relevante niet-ernstige bloeding) toonde hogere incidentiepercentages bij patiënten die werden behandeld met rivaroxaban eenmaal daags 20 mg dan bij placebo.
Tabel 7: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoek Einstein Extension
| Onderzoekspopulatie | 1.197 patiënten gingen door met de behandeling en preventie van recidief veneuze trombo-embolie | |
| Behandeldosering en -duur | Rivaroxabana) 6 of 12 maanden N = 602 | Placebo 6 of 12 maanden N = 594 |
| Symptomatische recidief VTE* | 8 (1,3%) | 42 (7,1%) |
| Symptomatische recidief PE | 2 (0,3%) | 13 (2,2%) |
| Symptomatische recidief DVT | 5 (0,8%) | 31 (5,2%) |
Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 1 (0,2%) | 1 (0,2%) |
| Ernstige bloeding | 4 (0,7%) | 0 (0,0%) |
| Klinisch relevante niet-ernstige bloeding | 32 (5,4%) | 7 (1,2%) |
- a) Rivaroxaban eenmaal daags 20 mg
* p < 0,0001 (superioriteit); HR: 0,185 (0,087-0,393)
In het Einstein Choice-onderzoek (zie Tabel 8) waren rivaroxaban 20 mg en 10 mg beide superieur t.o.v. 100 mg acetylsalicylzuur voor het primaire eindpunt voor werkzaamheid. Het belangrijkste eindpunt voor veiligheid (voorvallen van ernstige bloeding) was vergelijkbaar voor patiënten die werden behandeld met rivaroxaban eenmaal daags 20 mg, eenmaal daags 10 mg en 100 mg acetylsalicylzuur.
Tabel 8: Resultaten met betrekking tot de werkzaamheid en veiligheid van fase III-onderzoek Einstein Choice
| Onderzoekspopulatie | 3.396 patiënten gingen door met de preventie van recidief veneuze trombo-embolie | ||
| Behandeldosering | Rivaroxaban eenmaal daags 20 mg N=1.107 | Rivaroxaban eenmaal daags 10 mg N=1.127 | ASA eenmaal daags 100 mg N=1.131 |
| Mediane behandelduur [interkwartiel bereik] | 349 [189-362] dagen | 353 [190-362] dagen | 350 [186-362] dagen |
| Symptomatische recidief VTE | 17 (1,5%)* | 13 (1,2%)** | 50 (4,4%) |
| Symptomatische recidief PE | 6 (0,5%) | 6 (0,5%) | 19 (1,7%) |
| Symptomatische recidief DVT | 9 (0,8%) | 8 (0,7%) | 30 (2,7%) |
| Onderzoekspopulatie | 3.396 patiënten gingen door met de preventie van recidief veneuze trombo-embolie | ||
| Behandeldosering | Rivaroxaban eenmaal daags 20 mg N=1.107 | Rivaroxaban eenmaal daags 10 mg N=1.127 | ASA eenmaal daags 100 mg N=1.131 |
| Fatale PE/overlijden waarbij PE niet kan worden uitgesloten | 2 (0,2%) | 0 | 2 (0,2%) |
| Symptomatische recidief VTE, MI, CVA, of niet-CZS systemische embolie | 19 (1,7%) | 18 (1,6%) | 56 (5,0%) |
| Ernstige bloeding | 6 (0,5%) | 5 (0,4%) | 3 (0,3%) |
| Klinisch relevante niet-ernstige bloeding | 30 (2,7%) | 22 (2,0%) | 20 (1,8%) |
| Symptomatische recidief VTE of ernstige bloeding (netto klinisch voordeel) | 23 (2,1%)+ | 17 (1,5%)++ | 53 (4,7%) |
* p < 0,001(superioriteit) rivaroxaban eenmaal daags 20 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,34 (0,20-0,59)
** p < 0,001 (superioriteit) rivaroxaban eenmaal daags 10 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,26 (0,14-0,47)
+ Rivaroxaban eenmaal daags 20 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,44 (0,27-0,71), p = 0,0009 (nominaal)
++ Rivaroxaban eenmaal daags 10 mg t.o.v. ASA eenmaal daags 100 mg; HR = 0,32 (0,18-0,55), p < 0,0001 (nominaal)
In aanvulling op het fase III EINSTEIN-programma werd een prospectief, non-interventie, open-label cohortstudie (XALIA) uitgevoerd met centrale beoordeling van de uitkomsten waaronder terugkerende VTE, ernstige bloedingen en overlijden. Er werden 5.142 patiënten met acute DVT geïncludeerd om het langetermijnveiligheidsprofiel van rivaroxaban te onderzoeken in vergelijking met de groep die antistollingsbehandeling ontving conform de standaardprocedure in de klinische praktijk. De percentages voor ernstige bloedingen, terugkerende VTE en mortaliteit ongeacht de oorzaak met rivaroxaban bedroegen respectievelijk 0,7%, 1,4% en 0,5%. Er was sprake van verschillen wat betreft patiëntkenmerken bij baseline zoals leeftijd, kanker en nierfunctiestoornis. Om de bij baseline gemeten verschillen te corrigeren werd een vooraf gespecificeerde gestratificeerde propensity-score analyse uitgevoerd maar desondanks kunnen de resultaten beïnvloed worden door resterende confounding. Gecorrigeerde HR's voor rivaroxaban in vergelijking met die voor standaardprocedures betreffende ernstige bloedingen, terugkerende VTE en mortaliteit ongeacht de oorzaak waren respectievelijk 0,77 (95%-BI 0,40-1,50), 0,91 (95%-BI 0,54-1,54) en 0,51 (95%-BI 0,24-1,07).
Deze resultaten die in de klinische praktijk werden waargenomen bij patiënten, komen overeen met het vastgestelde veiligheidsprofiel voor deze indicatie.
In een niet-conventionele studie na toelating van het geneesmiddel werd rivaroxaban voorgeschreven voor de behandeling of preventie van DVT en PE aan meer dan 40.000 patiënten uit vier landen, zonder voorgeschiedenis van kanker. De frequentie per 100 patiëntenjaren van symptomatisch/klinisch manifeste gevallen van VTE/trombo-embolitische voorvallen die tot ziekenhuisopname leidden, varieerde van 0,64 (95%-BI 0,40-0,97) in het VK tot 2,30 (95%-BI 2,11-2,51) in Duitsland. De frequentie per 100 patiëntenjaren van bloedingen die tot ziekenhuisopname leidden, was 0,31 (95-BI 0,23-0,42) voor intracraniële bloeding, 0,89 (95%-BI 0,67-1,17) voor gastro-intestinale bloeding, 0,44 (95%-BI 0,26-0,74) voor urogenitale bloeding en 0,41 (95%-BI 0,31-0,54) voor overige bloedingen.
Patiënten met een hoog risico van drievoudig positief antifosfolipidesyndroom In opdracht van de onderzoeker werd in een gerandomiseerde, multicenter open-labelstudie met geblindeerde eindpunttoekenning rivaroxaban vergeleken met warfarine bij patiënten met een voorgeschiedenis van trombose en de diagnose antifosfolipidesyndroom en met een hoog risico op trombo-embolische voorvallen (positief voor alle drie antifosfolipidetesten: lupusanticoagulans, anticardiolipine-antilichamen en anti-bèta 2-glycoproteïne 1-antilichamen). De studie werd voortijdig beëindigd na de opname van 120 patiënten wegens een te groot aantal voorvallen bij patiënten in de rivaroxabangroep. Gemiddelde follow-up was 569 dagen. 59 patiënten werden gerandomiseerd op rivaroxaban 20 mg (15 mg voor patiënten met een creatinineklaring (crCl) < 50 mL/min) en 61 op warfarine (INR 2.0-3.0). Bij 12% van de patiënten die rivaroxaban kregen, deden zich trombo-embolische voorvallen voor (4 hersen- en 3 hartinfarcten). Onder patiënten die warfarine kregen, werden geen incidenten gemeld. Ernstige bloedingen deden zich voor bij 4 patiënten (7%) in de rivaroxabangroep en 2 patiënten (3%) in de warfarinegroep.
Pediatrische patiënten
Het starterspakket voor behandeling met Rivaroxaban Accord is specifiek bedoeld voor de behandeling van volwassen patiënten en is niet geschikt voor gebruik bij pediatrische patiënten.
5.2 Farmacokinetische eigenschappen
Absorptie
Rivaroxaban wordt snel geabsorbeerd, waarbij maximale concentraties (Cmax) 2-4 uur na het innemen van de tablet worden bereikt.
De orale absorptie van rivaroxaban is vrijwel volledig en de orale biologische beschikbaarheid is hoog (80-100%) voor de dosis van een tablet van 2,5 mg en 10 mg, ongeacht de nuchterheids-/voedingsconditie. Inname met voedsel heeft geen effect op de AUC of de Cmax van rivaroxaban bij de 2,5 mg en 10 mg dosis.
Vanwege een verminderde mate van absorptie werd een orale biologische beschikbaarheid van 66% vastgesteld voor de tablet van 20 mg onder nuchtere omstandigheden. Wanneer rivaroxaban 20 mg-tabletten met voedsel werden ingenomen, werden verhogingen van de gemiddelde AUC-waarde met 39% waargenomen ten opzichte van inname van tabletten onder nuchtere omstandigheden. Dit wijst op een vrijwel volledige absorptie en hoge orale biologische beschikbaarheid. Rivaroxaban 15 mg en 20 mg dienen met voedsel te worden ingenomen (zie rubriek 4.2).
De farmacokinetiek van rivaroxaban is bij benadering lineair tot aan ongeveer 15 mg eenmaal daags onder nuchtere omstandigheden. Wanneer de patiënt voedsel heeft ingenomen, vertoonden rivaroxaban 10 mg, 15 mg en 20 mg tabletten evenredige dosisafhankelijkheid. Bij hogere doses laat rivaroxaban oplossingsgelimiteerde absorptie zien met een verlaagde biologische beschikbaarheid en een verlaagde absorptiesnelheid bij een verhoogde dosis.
De variabiliteit in de farmacokinetiek van rivaroxaban is matig, waarbij de interindividuele variabiliteit (variatiecoëfficiënt %) tussen 30% en 40% ligt.
De absorptie van rivaroxaban is afhankelijk van de plaats waar het in het maag-darmkanaal vrijkomt. Er is een afname van de AUC en de Cmax van respectievelijk 29% en 56% gerapporteerd ten opzichte van tabletten, wanneer rivaroxaban-granulaat vrijkomt in het proximale deel van de dunne darm. De blootstelling is nog meer verlaagd wanneer rivaroxaban vrijkomt in het distale deel van de dunne darm of in het colon ascendens. Daarom dient toediening van rivaroxaban distaal van de maag te worden vermeden, omdat dit kan leiden tot verlaagde absorptie en hieraan gerelateerde verlaagde blootstelling aan rivaroxaban.
De biologische beschikbaarheid (AUC en Cmax) was, ten opzichte van een hele tablet, vergelijkbaar voor 20 mg oraal toegediend rivaroxaban als vermalen tablet, gemengd met appelmoes, of opgelost in water en toegediend via een maagsonde, gevolgd door een vloeibare maaltijd. Gezien het voorspelbare, dosisafhankelijke farmacokinetische profiel van rivaroxaban, zijn de resultaten van dit onderzoek met betrekking tot de biologische beschikbaarheid waarschijnlijk ook van toepassing op lagere doses van rivaroxaban.
Distributie
De binding aan plasma-eiwitten bij de mens is hoog, ongeveer 92% tot 95%, waarbij serumalbumine de belangrijkste bindende component is. Het distributievolume is matig met een Vss van ongeveer 50 liter.
Biotransformatie en eliminatie
Ongeveer 2/3 van de toegediende dosis rivaroxaban ondergaat een metabolische afbraak, waarvan de helft geëlimineerd wordt via de renale en de andere helft via de fecale route. Het resterende 1/3 deel van de toegediende dosis ondergaat directe uitscheiding als onveranderde werkzame verbinding via de urine, hoofdzakelijk via actieve renale secretie.
Rivaroxaban wordt gemetaboliseerd via CYP3A4, CYP2J2 en CYP-onafhankelijke mechanismen. Oxidatieve degradatie van de morfolinonegroep en hydrolyse van de amidebindingen zijn de belangrijkste aangrijpingspunten bij de biotransformatie. Uit in-vitro-onderzoeken is gebleken dat rivaroxaban een substraat is van de transporteiwitten Pgp (P-glycoproteïne) en BCRP (breast cancer resistance protein).
In humaan plasma is onveranderd rivaroxaban de belangrijkste component, zonder belangrijke of actieve circulerende metabolieten. Met een systemische klaring van ongeveer 10 l/u kan rivaroxaban worden geclassificeerd als stof met lage klaring. Na intraveneuze toediening van een 1 mg dosis is de eliminatiehalfwaardetijd ongeveer 4,5 uur. Na orale toediening wordt de eliminatie gelimiteerd door de absorptiesnelheid. Eliminatie van rivaroxaban uit plasma vindt bij jonge mensen plaats met terminale halfwaardetijden van 5 tot 9 uur en bij ouderen bedragen de terminale halfwaardetijden 11 tot 13 uur.
Bijzondere populaties
Geslacht
Er waren geen klinisch relevante verschillen in farmacokinetiek en farmacodynamiek tussen mannelijke en vrouwelijke patiënten.
Oudere patiënten
Oudere patiënten hadden hogere plasmaconcentraties dan jongere patiënten en hun gemiddelde AUC-waarden waren ongeveer 1,5 maal zo hoog, voornamelijk door de lagere (schijnbare) totale en renale klaring. Aanpassen van de dosering is niet nodig.
Verschillende gewichtscategorieën
Uitersten in lichaamsgewicht (< 50 kg of > 120 kg) hadden slechts een kleine invloed op de plasmaconcentraties rivaroxaban (minder dan 25%). Aanpassen van de dosering is niet nodig.
Interetnische verschillen
Er zijn geen klinisch relevante interetnische verschillen waargenomen tussen blanke, negroïde, Spaanse, Japanse of Chinese patiënten wat betreft de farmacokinetiek en farmacodynamiek van rivaroxaban.
Leverinsufficiëntie
Cirrotische patiënten met lichte leverinsufficiëntie (classificatie Child-Pugh A) vertoonden slechts kleine veranderingen in de farmacokinetiek van rivaroxaban (gemiddeld een 1,2-voudige stijging van de AUC-waarde voor rivaroxaban), nagenoeg vergelijkbaar met de gematchte controlegroep van gezonde mensen. Bij cirrotische patiënten met matige leverinsufficiëntie (classificatie Child-Pugh B) was de gemiddelde AUC-waarde significant 2,3-voudig verhoogd ten opzichte van gezonde vrijwilligers. Ongebonden AUC was 2,6-voudig verhoogd. Deze patiënten hadden ook een verminderde renale eliminatie, vergelijkbaar met patiënten met matige nierinsufficiëntie. Er zijn geen gegevens bij patiënten met ernstige leverinsufficiëntie.
De remming van de werking van factor Xa was met een factor 2,6 verhoogd bij patiënten met matige leverinsufficiëntie ten opzichte van gezonde vrijwilligers; de verlenging van de PT werd vergelijkbaar verhoogd met een factor 2,1. Patiënten met matige leverinsufficiëntie waren gevoeliger voor rivaroxaban wat resulteerde in een grotere PK/PD-verhouding tussen concentratie en PT. Rivaroxaban is gecontra-indiceerd bij patiënten met een leveraandoening gepaard gaande met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 4.3).
Nierinsufficiëntie
Er was een stijging van de blootstelling aan rivaroxaban die gecorreleerd is aan de vermindering van de nierfunctie, zoals vastgesteld door bepaling van de creatinineklaring. Bij personen met lichte (creatinineklaring 50-80 ml/min), matige (creatinineklaring 30-49 ml/min) en ernstige (creatinineklaring 15-29 ml/min) nierinsufficiëntie, waren de plasmaconcentraties (AUC-waarden) van rivaroxaban verhoogd met respectievelijk een factor 1,4; 1,5 en 1,6. De corresponderende toename van farmacodynamische effecten was meer uitgesproken. Bij personen met lichte, matige en ernstige nierinsufficiëntie was de remming van factor Xa-activiteit verhoogd met respectievelijk een factor 1,5; 1,9 en 2,0 vergeleken met gezonde vrijwilligers; verlenging van de PT was vergelijkbaar verhoogd met respectievelijk een factor 1,3; 2,2 en 2,4. Er zijn geen gegevens bij patiënten met een creatinineklaring < 15 ml/min.
Vanwege de hoge binding aan plasma-eiwitten is rivaroxaban naar verwachting niet dialyseerbaar. Gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min. Voorzichtigheid is geboden wanneer rivaroxaban door patiënten met creatinineklaring 15-29 ml/min wordt gebruikt (zie rubriek 4.4).
Farmacokinetische gegevens bij patiënten
Bij patiënten die 20 mg rivaroxaban eenmaal daags kregen voor de behandeling van acute diepveneuze trombose (DVT), was de geometrische gemiddelde concentratie (90% voorspellingsinterval) 2-4 uur en ongeveer 24 uur na de toediening (wat een ruwe weergave is van de maximale en minimale concentraties gedurende het doseringsinterval) respectievelijk 215 (22-535) en 32 (6-239) mcg/l.
Relatie farmacokinetiek/farmacodynamiek
De farmacokinetische/farmacodynamische relatie (PK/PD) tussen de plasmaconcentratie van rivaroxaban en een aantal PD-eindpunten (factor Xa-remming, PT, aPTT, Heptest) is geëvalueerd na toediening van een groot bereik aan doseringen (5-30 mg tweemaal daags). De relatie tussen de rivaroxabanconcentratie en factor Xa-activiteit kon het best beschreven worden door een Emax-model. Voor PT beschreef een lineair interceptmodel de gegevens beter. Afhankelijk van welk PT-reagens gebruikt werd, was er een aanzienlijk verschil in de helling. Als Neoplastine PT gebruikt werd, was de baseline PT ongeveer 13 s en was de helling rond 3 tot 4 s/(100 mcg/l). De resultaten van de PK/PD-analyses in fase II en III waren overeenkomstig de gegevens die bij gezonde deelnemers werden gevonden.
Pediatrische patiënten
Het starterspakket voor behandeling met Rivaroxaban Accord is specifiek bedoeld voor de behandeling van volwassen patiënten en is niet geschikt voor gebruik bij pediatrische patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij enkelvoudige dosering, fototoxiciteit, genotoxiciteit, carcinogeen potentieel en juveniele toxiciteit. De effecten die waargenomen zijn in toxiciteitsstudies bij herhaalde dosering zijn met name het gevolg van buitensporige farmacodynamische activiteit van rivaroxaban. Bij ratten werden verhoogde IgG- en IgA-plasmaspiegels gezien bij klinisch relevante blootstellingsniveaus.
Bij ratten werden er geen effecten gezien op de mannelijke of vrouwelijke vruchtbaarheid. Dierexperimenteel onderzoek heeft aangetoond dat reproductietoxiciteit gerelateerd is aan het farmacologische werkingsmechanisme van rivaroxaban (bijv. bloedingscomplicaties). Embryo-foetale toxiciteit (verlies post-implantatie, vertraagde/versnelde ossificatie, hepatische meervoudige lichtgekleurde vlekjes) en een verhoogde incidentie van vaak voorkomende misvormingen alsmede placentale afwijkingen werden geobserveerd bij klinisch relevante plasmaconcentraties. In de pre- en postnatale studie bij ratten werd een verlaagde levensvatbaarheid van de nakomelingen geobserveerd bij doses die toxisch waren voor de moeders.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Kern van de tablet
Lactosemonohydraat
Natriumcroscarmellose (E468)
Natriumlaurylsulfaat (E487)
Hypromellose 2910 (nominale viscositeit 5,1 mPa·s) (E464)
Microkristallijne cellulose (E460)
Colloïdaal watervrij siliciumdioxide (E551)
Magnesiumstearaat (E572)
Filmomhulling
Macrogol 4000 (E1521)
Hypromellose 2910 (nominale viscositeit 5,1 mPa·s) (E464)
Titaniumdioxide (E171)
Rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
Vermalen van tabletten
In water en appelmoes zijn vermalen rivaroxaban-tabletten stabiel gedurende maximaal 4 uur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Starterspakket voor de eerste 4 weken van de behandeling:
Blisterverpakkingen van helder PVC/aluminium in een mapje dat 49 filmomhulde tabletten bevat: 42 filmomhulde tabletten Rivaroxaban Accord 15 mg en 7 filmomhulde tabletten Rivaroxaban Accord 20 mg.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Vermalen van tabletten
Rivaroxaban-tabletten mogen worden vermalen en opgelost in 50 ml water en toegediend via een neus-maagsonde of maagsonde nadat is vastgesteld dat de sonde correct in de maag is geplaatst. Daarna moet de sonde worden gespoeld met water. Aangezien de absorptie van rivaroxaban afhankelijk is van de plaats waar het geneesmiddel wordt vrijgegeven, moet toediening van rivaroxaban distaal van de maag worden vermeden omdat dit kan leiden tot een verminderde absorptie en daardoor tot een verminderde blootstelling aan het geneesmiddel. Na toediening van een vermalen tablet van 15 mg of 20 mg rivaroxaban moet onmiddellijk na de dosis enterale voeding worden gegeven.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Accord Healthcare S.L.U.
World Trade Center
Moll de Barcelona s/n
Edifici Est, 6a Planta
Barcelona, 08039
Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1488/039
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING /VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 november 2020
Datum van laatste verlenging: 6 augustus 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.