


SmPC (samenvatting van de productkenmerken) - Rinvoq
RINVOQ 15 mg tabletten met verlengde afgifteRINVOQ 30 mg tabletten met verlengde afgifteRINVOQ 45 mg tabletten met verlengde afgifte
1. NAAM VAN HET GENEESMIDDEL
RINVOQ 15 mg tabletten met verlengde afgifte
RINVOQ 30 mg tabletten met verlengde afgifte
RINVOQ 45 mg tabletten met verlengde afgifte
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
RINVOQ 15 mg, tabletten met verlengde afgifte
Elke tablet met verlengde afgifte bevat upadacitinib-hemihydraat, overeenkomend met 15 mg upadacitinib.
RINVOQ 30 mg, tabletten met verlengde afgifte
Elke tablet met verlengde afgifte bevat upadacitinib-hemihydraat, overeenkomend met 30 mg upadacitinib.
RINVOQ 45 mg, tabletten met verlengde afgifte
Elke tablet met verlengde afgifte bevat upadacitinib-hemihydraat, overeenkomend met 45 mg upadacitinib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Tablet met verlengde afgifte
RINVOQ 15 mg, tabletten met verlengde afgifte
Paarse, 14 x 8 mm, langwerpige, biconvexe tablet met verlengde afgifte met aan één zijde de opdruk 'a15'.
RINVOQ 30 mg, tabletten met verlengde afgifte
Rode, 14 x 8 mm, langwerpige, biconvexe tablet met verlengde afgifte met aan één zijde de opdruk ‘a30’.
RINVOQ 45 mg, tabletten met verlengde afgifte
Gele tot gespikkeld gele, 14 x 8 mm, langwerpige, biconvexe tablet met verlengde afgifte met aan één zijde de opdruk ‘a45’.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Reumatoïde artritis
RINVOQ is geïndiceerd voor de behandeling van matig tot ernstig actieve reumatoïde artritis bij volwassen patiënten die onvoldoende hebben gereageerd op een of meer disease-modifying antirheumatic drugs (DMARD's) of die niet kunnen verdragen. RINVOQ kan worden gebruikt als monotherapie of in combinatie met methotrexaat.
Artritis psoriatica
RINVOQ is geïndiceerd voor de behandeling van actieve artritis psoriatica bij volwassen patiënten die onvoldoende hebben gereageerd op een of meer DMARD's of die niet kunnen verdragen. RINVOQ kan worden gebruikt als monotherapie of in combinatie met methotrexaat.
Polyarticulaire juveniele idiopathische artritis
RINVOQ is geïndiceerd voor de behandeling van actieve polyarticulaire juveniele idiopathische artritis (polyarticulair met positieve reumafactor [RF+] of negatieve reumafactor [RF-], uitgebreid oligo-articulair) bij patiënten van 2 jaar en ouder die onvoldoende hebben gereageerd op een of meer DMARD's of die deze niet kunnen verdragen. RINVOQ kan worden gebruikt als monotherapie of in combinatie met methotrexaat.
Axiale spondyloartritis
Niet-radiografische axiale spondyloartritis (nr-axSpA)
RINVOQ is geïndiceerd voor de behandeling van actieve, niet-radiografische axiale spondyloartritis bij volwassen patiënten met objectieve tekenen van ontsteking, zoals een verhoogd C-reactief proteïne (CRP) en/of magnetic resonance imaging (MRI), die onvoldoende hebben gereageerd op niet-steroïde ontstekingsremmers (NSAID’s).
Spondylitis ankylopoetica (AS, radiografische axiale spondyloartritis)
RINVOQ is geïndiceerd voor de behandeling van actieve spondylitis ankylopoetica bij volwassen patiënten die onvoldoende hebben gereageerd op conventionele behandeling.
Reuscelarteriitis
RINVOQ is geïndiceerd voor de behandeling van reuscelarteriitis bij volwassen patiënten.
Atopische dermatitis
RINVOQ is geïndiceerd voor de behandeling van matige tot ernstige atopische dermatitis (constitutioneel eczeem) bij volwassenen en adolescenten vanaf 12 jaar die in aanmerking komen voor systemische therapie.
Alopecia areata
RINVOQ is geïndiceerd voor de behandeling van ernstige alopecia areata bij volwassenen en adolescenten vanaf 12 jaar (zie rubriek 5.1).
Vitiligo
RINVOQ is geïndiceerd voor de behandeling van non-segmentale vitiligo bij volwassenen en adolescenten vanaf 12 jaar die in aanmerking komen voor systemische therapie. Colitis ulcerosa
RINVOQ is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve colitis ulcerosa (CU) die onvoldoende reageerden op, niet meer reageerden op of intolerant waren voor een conventionele behandeling of een biologisch geneesmiddel (‘biological’).
Ziekte van Crohn
RINVOQ is geïndiceerd voor de behandeling van volwassen patiënten met matig tot ernstig actieve ziekte van Crohn die onvoldoende reageerden op, niet meer reageerden op of intolerant waren voor een conventionele behandeling of een biologisch geneesmiddel (‘biological’).
4.2 Dosering en wijze van toediening
Een behandeling met upadacitinib moet worden gestart en plaatsvinden onder toezicht van artsen die ervaring hebben met de diagnose en behandeling van aandoeningen waarvoor upadacitinib is geïndiceerd.
Dosering
Reumatoïde artritis, artritis psoriatica en axiale spondyloartritis
De aanbevolen dosis upadacitinib is 15 mg eenmaal daags.
Als patiënten met axiale spondyloartritis na 16 weken behandeling geen klinische respons hebben, dient stopzetten van de therapie te worden overwogen. Bij sommige patiënten met aanvankelijk een gedeeltelijke respons kan de respons later nog verbeteren bij voortzetting van de behandeling na 16 weken.
Polyarticulaire juveniele idiopathische artritis
De aanbevolen dosis wordt gebaseerd op het lichaamsgewicht.
Tabel 1 Dosering upadacitinib voor patiënten met polyarticulaire juveniele idiopathische artritis van twee jaar en ouder
| Gewicht patiënt | Doseringsregime |
| 10 tot < 20 kg | 3 mg (3 ml drank) tweemaal daags |
| 20 tot < 30 kg | 4 mg (4 ml drank) tweemaal daags |
| ≥ 30 kg | 6 mg (6 ml drank) tweemaal daags of 15 mg (één tablet van 15 mg) eenmaal daags |
RINVOQ tabletten en RINVOQ drank zijn niet bio-equivalent. De twee farmaceutische vormen zijn daarom niet onderling uitwisselbaar op basis van het aantal milligram.
Reuscelarteriitis
De aanbevolen dosis upadacitinib is 15 mg eenmaal daags in combinatie met een afbouwende corticosteroïdenkuur. Monotherapie met upadacitinib mag niet worden gebruikt voor de behandeling van acute recidieven (zie rubriek 4.4).
Op basis van de chronische aard van reuscelarteriitis kan na stopzetting van de behandeling met corticosteroïden de behandeling met upadacitinib 15 mg eenmaal daags worden voortgezet als monotherapie.
Atopische dermatitis
De aanbevolen dosis upadacitinib is 15 mg of 30 mg eenmaal daags, afhankelijk van de toestand van de individuele patiënt:
- Een dosis van 15 mg is aanbevolen voor patiënten die een hoger risico hebben op veneuze trombo-embolie (VTE), een ernstig ongewenst cardiovasculair voorval (MACE; major adverse cardiovascular event) en een maligniteit (zie rubriek 4.4).
- Een dosis van 30 mg eenmaal daags kan passend zijn voor patiënten met een hoge ziektelast die geen hoger risico hebben op VTE, een MACE en een maligniteit (zie rubriek 4.4) of voor patiënten met onvoldoende respons op 15 mg eenmaal daags.
- Voor adolescenten (van 12 tot en met 17 jaar) met een gewicht van ten minste 30 kg wordt een dosering van 15 mg aanbevolen. Als de patiënt niet adequaat reageert op 15 mg eenmaal daags, kan de dosering verhoogd worden tot 30 mg eenmaal daags.
- De laagste effectieve dosis die nodig is voor aanhouden van de respons moet worden gebruikt.
Bij patiënten van 65 jaar en ouder is de aanbevolen dosis 15 mg eenmaal daags (zie rubriek 4.4).
Gelijktijdige topische therapieën
Upadacitinib kan worden gebruikt met of zonder topische corticosteroïden. Topische calcineurineremmers mogen worden gebruikt voor gevoelige gebieden zoals het gezicht, de hals en intertrigineuze en genitale gebieden.
Bij patiënten die na 12 weken behandeling geen tekenen vertonen van therapeutisch voordeel, moet staken van de behandeling met upadacitinib worden overwogen.
Alopecia areata
Voor volwassen en adolescente patiënten vanaf 12 jaar met een gewicht van ten minste 30 kg is de aanbevolen dosis upadacitinib eenmaal daags 15 mg of 30 mg, afhankelijk van de toestand van de individuele patiënt.
- Een dosis van 30 mg eenmaal daags kan passend zijn voor patiënten met een hoge ziektelast of patiënten met onvoldoende respons op 15 mg eenmaal daags.
- De laagste effectieve dosis die nodig is voor aanhouden van de respons moet worden gebruikt.
Bij patiënten van 65 jaar en ouder is de aanbevolen dosis eenmaal daags 15 mg (zie rubriek 4.4).
Werkzaamheidsgegevens zijn beschikbaar voor een behandelperiode van 24 weken. De voordelen en risico’s van de behandeling dienen op gezette tijden individueel te worden herbeoordeeld.
Vitiligo
De aanbevolen dosis upadacitinib is 15 mg eenmaal daags voor volwassenen en adolescenten vanaf 12 jaar en ouder die ten minste 30 kg wegen.
Bij patiënten die na 48 weken behandeling geen tekenen vertonen van therapeutisch voordeel, moet staken van de behandeling met upadacitinib worden overwogen.
Colitis ulcerosa
Inductie
De aanbevolen inductiedosis upadacitinib is 45 mg eenmaal daags gedurende 8 weken. Bij patiënten die na 8 weken geen voldoende therapeutisch voordeel hebben bereikt, kan de dosis van 45 mg upadacitinib eenmaal daags voor een periode van nog eens 8 weken worden voortgezet (zie rubriek 5.1). Bij patiënten die na week 16 geen bewijs van therapeutisch voordeel vertonen, moet de behandeling met upadacitinib worden stopgezet.
Onderhoud
De aanbevolen onderhoudsdosis upadacitinib is 15 mg of 30 mg eenmaal daags, afhankelijk van de toestand van de individuele patiënt:
- Een dosis van 15 mg is aanbevolen voor patiënten die een hoger risico hebben op VTE, MACE en maligniteiten (zie rubriek 4.4).
- Voor sommige patiënten kan een dosis van 30 mg eenmaal daags passend zijn, bijvoorbeeld voor patiënten met een hoge ziektelast of patiënten bij wie een inductiebehandeling van 16 weken nodig is, maar die geen hoger risico hebben op VTE, MACE en maligniteiten (zie rubriek 4.4), of voor patiënten die bij een dosis van 15 mg eenmaal daags niet voldoende baat hebben bij de behandeling.
- De laagste effectieve dosis die nodig is voor aanhouden van de respons moet worden gebruikt.
Bij patiënten van 65 jaar en ouder is de aanbevolen dosis 15 mg eenmaal daags (zie rubriek 4.4).
Bij patiënten die respons vertonen op de behandeling met upadacitinib, kan de behandeling met corticosteroïden worden gereduceerd en/of stopgezet in overeenstemming met de zorgstandaard.
Ziekte van Crohn
Inductie
De aanbevolen inductiedosis upadacitinib is 45 mg eenmaal daags gedurende 12 weken. Bij patiënten die na de aanvankelijke inductie gedurende 12 weken geen voldoende therapeutisch voordeel hebben bereikt, kan overwogen worden de inductie met nog eens 12 weken te verlengen met een dosis van 30 mg eenmaal daags. Bij deze patiënten moet de behandeling met upadacitinib worden stopgezet als er na een behandeling van 24 weken geen bewijs van therapeutisch voordeel is.
Onderhoud
De aanbevolen onderhoudsdosis upadacitinib is 15 mg of 30 mg eenmaal daags, afhankelijk van de toestand van de individuele patiënt:
Een dosis van 15 mg is aanbevolen voor patiënten die een hoger risico hebben op VTE,
MACE en maligniteiten (zie rubriek 4.4).
- Een dosis van 30 mg eenmaal daags kan passend zijn voor patiënten met een hoge ziektelast, maar zonder hoger risico op VTE, MACE en maligniteiten (zie rubriek 4.4), of voor patiënten die bij een dosis van 15 mg eenmaal daags niet voldoende baat hebben.
- De laagste effectieve dosis die nodig is voor aanhouden van de respons moet worden gebruikt.
Bij patiënten van 65 jaar en ouder is de aanbevolen onderhoudsdosis 15 mg eenmaal daags (zie rubriek 4.4).
Bij patiënten die respons vertonen op de behandeling met upadacitinib, kan de behandeling met corticosteroïden worden gereduceerd en/of stopgezet in overeenstemming met de zorgstandaard.
Interacties
Bij patiënten met atopische dermatitis die een sterke cytochroom P450 (CYP) 3A4-remmer krijgen (bijvoorbeeld ketoconazol of claritromycine), is de aanbevolen inductiedosis 15 mg eenmaal daags. Bij patiënten met colitis ulcerosa en de ziekte van Crohn die een sterke CYP3A4-remmer krijgen, is de aanbevolen inductiedosis 30 mg eenmaal daags en de aanbevolen onderhoudsdosis 15 mg eenmaal daags (zie rubriek 4.5).
Starten van de behandeling
Een behandeling mag niet worden ingezet bij patiënten met een absolute lymfocytentelling (ALC) < 0,5 x 10⁹ cellen/l, een absolute neutrofielentelling (ANC) < 1 x 10⁹ cellen/l of een hemoglobinewaarde (Hb) < 8 g/dl (zie rubriek 4.4 en 4.8).
Onderbreking van behandeling
De behandeling moet worden onderbroken als een patiënt een ernstige infectie krijgt tot de infectie onder controle is.
Onderbreking van de behandeling kan nodig zijn voor het herstel van afwijkende laboratoriumwaarden, zoals beschreven in tabel 2.
| Tabel 2 Laboratoriumwaarden en richtlijn voor monitoring | ||
| Laboratoriumwaarde | Actie | Richtlijn voor monitoring |
Absolute neutrofielentelling (ANC) | De behandeling moet worden onderbroken als ANC < 1 x 10⁹ cellen/l is en mag worden hervat wanneer ANC boven deze waarde is teruggekeerd | Evalueer bij baseline en daarna niet later dan 12 weken na start van de behandeling. Evalueer vervolgens tijdens de individuele controles van de patiënt. |
Absolute lymfocytentelling (ALC) | De behandeling moet worden onderbroken als ALC < 0,5 x 10⁹ cellen/l is en mag worden hervat wanneer ALC boven deze waarde is teruggekeerd | |
| Hemoglobine (Hb) | De behandeling moet worden onderbroken als de Hb < 8 g/dl is en mag worden hervat wanneer de Hb boven deze waarde is teruggekeerd | |
| Levertransaminasen | De behandeling moet tijdelijk worden onderbroken bij een vermoeden van door geneesmiddelen geïnduceerd leverletsel | Evalueer bij baseline en daarna bij routinecontroles van de patiënt. |
| Lipiden | Patiënten moeten worden behandeld volgens de internationale klinische richtlijnen voor hyperlipidemie | Evalueer 12 weken na aanvang van de behandeling en daarna volgens de internationale klinische richtlijnen voor hyperlipidemie |
Speciale patiëntengroepen
Ouderen
Reumatoïde artritis, artritis psoriatica en axiale spondyloartritis
Er is geen dosisaanpassing nodig voor patiënten van 65 jaar en ouder. Er zijn beperkte gegevens voor patiënten van 75 jaar en ouder (zie rubriek 4.4).
Atopische dermatitis
Bij atopische dermatitis worden doses hoger dan 15 mg eenmaal daags niet aanbevolen voor patiënten van 65 jaar en ouder (zie rubriek 4.4 en 4.8).
Alopecia areata
De veiligheid en werkzaamheid van upadacitinib bij patiënten van 65 jaar en ouder zijn nog niet vastgesteld (zie rubriek 4.4).
Vitiligo
Er zijn beperkte gegevens voor patiënten van 65 jaar en ouder (zie rubriek 4.4 en 4.8).
Colitis ulcerosa en ziekte van Crohn
Bij colitis ulcerosa en de ziekte van Crohn worden doses hoger dan 15 mg eenmaal daags als onderhoudsbehandeling niet aanbevolen voor patiënten van 65 jaar en ouder (zie rubriek 4.4 en 4.8). De veiligheid en werkzaamheid van upadacitinib bij patiënten van 75 jaar en ouder zijn nog niet vastgesteld.
Nierfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met een lichte of matige nierfunctiestoornis. Er zijn beperkte gegevens over het gebruik van upadacitinib bij patiënten met een ernstige nierfunctiestoornis (zie rubriek 5.2). Upadacitinib moet voorzichtig worden gebruikt bij patiënten met ernstige nierfunctiestoornissen zoals beschreven in tabel 3. Het gebruik van upadacitinib is nog niet onderzocht bij patiënten met eindstadium nierfalen en wordt daarom niet aanbevolen voor gebruik bij deze patiënten.
Tabel 3 Aanbevolen dosis bij een ernstige nierfunctiestoornis a
| Therapeutische indicatie | Aanbevolen dosis eenmaal daags |
| Reumatoïde artritis, artritis psoriatica, axiale spondyloartritis, reuscelarteriitis, atopische dermatitis, alopecia areata en vitiligo | 15 mg |
| Colitis ulcerosa, ziekte van Crohn | Inductie: 30 mg |
| Onderhoud: 15 mg | |
| Polyarticulaire juveniele idiopathische artritis | Geen dosisaanpassing nodig |
| a geschatte glomerulaire filtratiesnelheid (eGFR) 15 tot < 30 ml/min/1,73 m2 | |
Leverfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met lichte (Child-Pugh A) of matige (Child-Pugh B) leverfunctiestoornis (zie rubriek 5.2). Upadacitinib mag niet worden gebruikt bij patiënten met ernstige (Child-Pugh C) leverfunctiestoornis (zie rubriek 4.3).
Pediatrische patiënten
De veiligheid en werkzaamheid van RINVOQ bij kinderen met polyarticulaire juveniele idiopathische artritis die < 10 kg wegen of jonger zijn dan 2 jaar, zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
De veiligheid en werkzaamheid van RINVOQ bij kinderen jonger dan 12 jaar met atopische dermatitis, alopecia areata of vitiligo zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
De veiligheid en werkzaamheid van RINVOQ bij kinderen en jongeren met artritis psoriatica, axiale spondyloartritis, colitis ulcerosa of de ziekte van Crohn in de leeftijd van 0 tot 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Er is geen relevante toepassing van RINVOQ bij pediatrische patiënten voor de indicatie reuscelarteriitis.
Wijze van toediening
RINVOQ moet eenmaal per dag oraal met of zonder voedsel worden ingenomen en mag op elk moment van de dag worden ingenomen. De tabletten moeten in hun geheel worden doorgeslikt en mogen niet worden gesplitst of fijngemaakt en er mag niet op gekauwd worden om er zeker van te zijn dat de gehele dosis correct wordt ingenomen.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Actieve tuberculose (TB) of actieve ernstige infecties (zie rubriek 4.4).
- Ernstige leverfunctiestoornis (zie rubriek 4.2).
- Zwangerschap (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Upadacitinib dient bij de volgende patiënten alleen te worden gebruikt wanneer er voor hen geen geschikte behandelingsalternatieven beschikbaar zijn:
- patiënten van 65 jaar en ouder;
- patiënten met een atherosclerotische cardiovasculaire aandoening of andere cardiovasculaire risicofactoren in de medische voorgeschiedenis (zoals patiënten die roken of eerder langdurig hebben gerookt);
- patiënten met risicofactoren voor maligniteiten (bijv. patiënten met een aanwezige maligniteit of een maligniteit in de medische voorgeschiedenis).
Gebruik bij patiënten van 65 jaar en ouder
Gezien het verhoogde risico op MACE, maligniteiten, ernstige infecties en overlijden ongeacht de oorzaak bij patiënten van 65 jaar en ouder, wat in een groot gerandomiseerd onderzoek naar tofacitinib (een andere Janus-kinaseremmer (JAK-remmer)) is vastgesteld, dient upadacitinib bij deze patiënten alleen te worden gebruikt wanneer er voor hen geen geschikte behandelingsalternatieven beschikbaar zijn.
Bij patiënten van 65 jaar en ouder is er met 30 mg upadacitinib eenmaal daags een verhoogd risico op bijwerkingen. Daarom is de aanbevolen dosering voor langdurig gebruik bij deze patiëntengroep 15 mg eenmaal daags (zie rubriek 4.2 en 4.8).
Immunosuppressiva
Combinaties met andere krachtige immunosuppressiva, zoals azathioprine, 6-mercaptopurine, ciclosporine, tacrolimus en biologische DMARD's of andere JAK-remmers zijn niet in klinische onderzoeken geëvalueerd en worden niet aanbevolen omdat een risico op versterkte immunosuppressie niet kan worden uitgesloten.
Ernstige infecties
Er is bij patiënten die upadacitinib kregen melding gemaakt van ernstige en soms dodelijke infecties. De vaakst gemelde ernstige infecties bij upadacitinib waren pneumonie (zie rubriek 4.8) en cellulitis. Er is bij patiënten die upadacitinib kregen melding gemaakt van gevallen van bacteriële meningitis en sepsis. Opportunistische infecties die werden gemeld bij upadacitinib waren tuberculose, multidermatomale herpes zoster, orale/oesofageale candidiasis en cryptokokkose.
Upadacitinib mag niet worden ingezet bij patiënten met een actieve, ernstige infectie, met inbegrip van lokale infecties (zie rubriek 4.3).
Overweeg de risico's en voordelen van de behandeling voordat u upadacitinib inzet bij patiënten:
- met een chronische of terugkerende infectie;
- die zijn blootgesteld aan tuberculose;
- met een geschiedenis van een ernstige of opportunistische infectie;
- die in gebieden hebben gewoond of naar gebieden zijn gereisd met endemische tuberculose of endemische mycosen; of
- met onderliggende aandoeningen die hen predisponeren voor een infectie.
Patiënten moeten zorgvuldig gecontroleerd worden op het ontstaan van tekenen en symptomen van infectie tijdens en na de behandeling met upadacitinib. De behandeling met upadacitinib moet worden onderbroken als een patiënt een ernstige of opportunistische infectie krijgt. Een patiënt die tijdens de behandeling met upadacitinib een nieuwe infectie krijgt, moet onmiddellijk worden onderworpen aan een volledig diagnostisch onderzoek dat geschikt is voor een immuungecompromitteerde patiënt; een gepaste antimicrobiële therapie moet worden ingezet, de patiënt moet nauwgezet worden gecontroleerd en de behandeling met upadacitinib moet worden onderbroken als de patiënt niet op de antimicrobiële therapie reageert. De behandeling met upadacitinib mag worden hervat wanneer de infectie onder controle is.
Bij 30 mg upadacitinib werd een hoger percentage ernstige infecties gezien dan bij 15 mg upadacitinib.
Aangezien er in het algemeen een hogere incidentie van infecties is bij ouderen en patiëntengroepen met diabetes, is er voorzichtigheid geboden bij de behandeling van ouderen en patiënten met diabetes. Bij patiënten van 65 jaar en ouder dient upadacitinib alleen te worden gebruikt als er voor hen geen geschikte behandelingsalternatieven beschikbaar zijn (zie rubriek 4.2).
Tuberculose
Patiënten moeten op tuberculose (TB) worden gescreend voordat met een behandeling met upadacitinib wordt begonnen. Upadacitinib mag niet worden gegeven aan patiënten met actieve TB (zie rubriek 4.3). Anti-TB-therapie moet worden overwogen voordat upadacitinib wordt ingezet bij patiënten met eerder onbehandelde latente TB of patiënten met risicofactoren voor een TB-infectie.
Het wordt aanbevolen een arts met expertise in de behandeling van TB te raadplegen als hulp bij de beslissing of het inzetten van anti-TB-therapie aangewezen is voor een bepaalde patiënt.
Patiënten moeten gecontroleerd worden op tekenen en symptomen van TB, inclusief patiënten die voordat de therapie werd ingezet een negatieve test hadden voor een latente TB-infectie.
Virale reactivatie
In klinische onderzoeken werd melding gemaakt van virale reactivering, inclusief gevallen van reactivering van het herpesvirus (bijv. herpes zoster) (zie rubriek 4.8). Het risico op herpes zoster lijkt hoger te zijn bij Japanse patiënten die werden behandeld met upadacitinib. Als een patiënt herpes zoster krijgt, moet onderbreking van de behandeling met upadacitinib worden overwogen tot de episode is verdwenen.
Een screening op virale hepatitis en controle op reactivering moeten worden uitgevoerd voordat de behandeling met upadacitinib wordt gestart en gedurende de behandeling. Patiënten die positief waren voor hepatitis C-antilichamen en RNA van het hepatitis C-virus waren uitgesloten van deelname aan de klinische onderzoeken. Patiënten die positief waren voor hepatitis B-oppervlakteantigeen en DNA van het hepatitis B-virus waren uitgesloten van deelname aan de klinische onderzoeken. Als DNA van het hepatitis B-virus wordt gedetecteerd tijdens het gebruik van upadacitinib, moet een leverspecialist worden geraadpleegd.
Vaccinatie
Er zijn geen gegevens beschikbaar over de respons op vaccinaties met levende vaccins bij patiënten die upadacitinib krijgen. Het gebruik van levende, verzwakte vaccins tijdens of onmiddellijk vóór de behandeling met upadacitinib wordt niet aanbevolen. Vóór inzetten van een behandeling met upadacitinib wordt aanbevolen dat patiënten voldoende gevaccineerd zijn, inclusief een profylactische vaccinatie tegen herpes zoster, overeenkomstig de huidige vaccinatierichtlijnen (zie rubriek 5.1).
Maligniteiten
Bij patiënten die met een JAK-remmer (inclusief upadacitinib) zijn behandeld, zijn lymfoom en andere maligniteiten gemeld.
In een groot gerandomiseerd, onderzoek met actieve comparator naar tofacitinib (een andere JAK-remmer) bij patiënten met reumatoïde artritis van 50 jaar en ouder met minimaal één bijkomende cardiovasculaire risicofactor, is bij tofacitinib een hoger aantal gevallen van maligniteit, met name longkanker, lymfoom en niet-melanoom huidkanker (NMSC), gezien dan bij tumornecrosefactorremmers (TNF-remmers).
Bij 30 mg upadacitinib werd een groter aantal gevallen van maligniteit gezien dan bij 15 mg upadacitinib.
Bij patiënten van 65 jaar en ouder, patiënten die roken of eerder langdurig hebben gerookt, of met andere risicofactoren voor maligniteiten (bijv. patiënten met een aanwezige maligniteit of een maligniteit in de medische voorgeschiedenis), dient upadacitinib alleen te worden gebruikt als er voor hen geen geschikte behandelingsalternatieven beschikbaar zijn.
Niet-melanoom huidkanker (NMSC)
NMSC's zijn gemeld bij patiënten die werden behandeld met upadacitinib (zie rubriek 4.8). Bij 30 mg upadacitinib werd een groter aantal gevallen van NMSC gezien dan bij 15 mg upadacitinib. Periodiek huidonderzoek wordt aanbevolen voor alle patiënten, met name voor patiënten met risicofactoren voor huidkanker.
Hematologische afwijkingen
Bij ≤1 % van de patiënten in klinische onderzoeken werd melding gemaakt van een absolute neutrofielentelling (ANC) < 1 x 10⁹ cellen/l, absolute lymfocytentelling (ALC) < 0,5 x 10⁹ cellen/l en hemoglobine < 8 g/dl (zie rubriek 4.8). De behandeling mag niet worden ingezet of moet tijdelijk worden onderbroken bij patiënten met een waargenomen ANC < 1 x 10⁹ cellen/l, ALC < 0,5 x 10⁹ cellen/l of hemoglobine < 8 g/dl tijdens routinecontroles van de patiënt (zie rubriek 4.2).
Gastro-intestinale perforaties
Gevallen van diverticulitis en gastro-intestinale perforaties zijn gemeld in klinische onderzoeken en tijdens post-marketing observaties (zie rubriek 4.8).
Voorzichtigheid is geboden bij gebruik van upadacitinib bij patiënten die mogelijk risico lopen op een gastro-intestinale perforatie (bijvoorbeeld patiënten met een divertikelaandoening, een voorgeschiedenis van diverticulitis, of patiënten die NSAID’s, corticosteroïden of opioïden gebruiken). Patiënten met actieve ziekte van Crohn hebben een verhoogd risico op het ontwikkelen van een darmperforatie. Patiënten die nieuwe buiksymptomen en –klachten vertonen, moeten onmiddellijk worden geëvalueerd, zodat diverticulitis of gastro-intestinale perforatie in een vroeg stadium kan worden vastgesteld.
Ernstige ongewenste cardiovasculaire voorvallen
In klinische onderzoeken naar upadacitinib zijn MACE-voorvallen waargenomen.
In een groot gerandomiseerd onderzoek met actieve comparator naar tofacitinib (een andere JAK-remmer) bij patiënten met reumatoïde artritis van 50 jaar en ouder met minimaal één bijkomende cardiovasculaire risicofactor, is bij tofacitinib een hoger aantal gevallen van MACE (gedefinieerd als cardiovasculair overlijden, niet-fataal myocardinfarct (MI) en niet-fatale beroerte) opgetreden dan bij TNF-remmers.
Bij patiënten van 65 jaar en ouder, patiënten die roken of eerder langdurig hebben gerookt, en bij patiënten met een atherosclerotische cardiovasculaire aandoening of andere cardiovasculaire risicofactoren in de medische voorgeschiedenis dient upadacitinib daarom alleen te worden gebruikt als er voor hen geen geschikte behandelingsalternatieven beschikbaar zijn.
Lipiden
De behandeling met upadacitinib werd in verband gebracht met een dosisafhankelijke toename in lipideparameters, inclusief totaal cholesterol, low-density lipoproteïne (LDL)-cholesterol en high-density lipoproteïne (HDL)-cholesterol (zie rubriek 4.8). In respons op een behandeling met statinen namen verhoogde LDL-cholesterolwaarden af tot de waarden van vóór de behandeling, hoewel het bewijs hiervoor beperkt is. Het effect van deze verhoogde lipidenparameters op cardiovasculaire morbiditeit en mortaliteit is niet vastgesteld (zie rubriek 4.2 voor richtlijn voor monitoring).
Verhoogde levertransaminase
De behandeling met upadacitinib werd in verband gebracht met een toegenomen incidentie van verhoogde leverenzymen in vergelijking met placebo (zie rubriek 4.8).
Levertransaminasen dienen bij baseline te worden geëvalueerd en daarna bij routinecontroles van de patiënt. Een onmiddellijk onderzoek naar de oorzaak van verhoogde leverenzymen wordt aanbevolen om mogelijke gevallen van door het geneesmiddel geïnduceerde leverschade te kunnen identificeren.
Als een toename van ALAT en ASAT wordt waargenomen tijdens routinecontroles van de patiënt en door het geneesmiddel geïnduceerde leverschade wordt vermoed, moet de behandeling met upadacitinib worden onderbroken tot deze diagnose wordt uitgesloten.
Veneuze trombo-embolie
Er zijn in klinische onderzoeken voor upadacitinib voorvallen van diepe veneuze trombose (DVT) en longembolie (PE, pulmonary embolism) waargenomen.
In een groot gerandomiseerd onderzoek met actieve comparator naar tofacitinib (een andere JAK-remmer) bij patiënten met reumatoïde artritis van 50 jaar en ouder met minimaal één bijkomende cardiovasculaire risicofactor, is bij tofacitinib een hoger aantal dosisafhankelijke gevallen van VTE, waaronder DVT en PE, gezien dan bij TNF-remmers.
Bij patiënten met risicofactoren voor cardiovasculaire aandoeningen of maligniteiten (zie ook rubriek 4.4 ‘Ernstige ongewenste cardiovasculaire voorvallen’ en ‘Maligniteiten’) dient upadacitinib alleen te worden gebruikt als er geen geschikte behandelingsalternatieven voor hen beschikbaar zijn.
Bij patiënten met andere bekende risicofactoren voor VTE dan de risicofactoren voor cardiovasculaire aandoeningen of maligniteiten, dient upadacitinib met voorzichtigheid te worden gebruikt. Andere risicofactoren voor VTE dan de risicofactoren voor cardiovasculaire aandoeningen of maligniteiten zijn eerdere VTE, patiënten bij wie een grote operatie is uitgevoerd, immobilisatie, gebruik van anticonceptieve hormonale combinatiepreparaten of hormoonsubstitutietherapie en erfelijke stollingsstoornissen. Patiënten dienen van tijd tot tijd opnieuw te worden geëvalueerd op verandering in het risico op VTE. Patiënten met klachten en symptomen van VTE dienen meteen te worden
geëvalueerd en bij patiënten bij wie VTE wordt vermoed, dient de behandeling onmiddellijk te worden gestaakt, ongeacht de dosering.
Retinale veneuze occlusie
Retinale veneuze occlusie is gemeld bij patiënten die werden behandeld met JAK-remmers, waaronder upadacitinib. Patiënten moeten worden geadviseerd om onmiddellijk medische hulp te zoeken als ze symptomen ervaren die wijzen op retinale veneuze occlusie.
Overgevoeligheidsreacties
Er zijn bij patiënten die met upadacitinib zijn behandeld ernstige overgevoeligheidsreacties zoals anafylaxie en angio-oedeem gemeld. Als er een klinisch significante overgevoeligheidsreactie optreedt, dient de behandeling met upadacitinib te worden gestaakt en moet een geschikte therapie worden gestart (zie rubriek 4.3 en 4.8).
Hypoglykemie bij patiënten die worden behandeld voor diabetes
Er zijn meldingen geweest van hypoglykemie na aanvang van het gebruik van JAK-remmers, waaronder upadacitinib, bij patiënten die een behandeling voor diabetes krijgen. Het kan nodig zijn om de dosis van de antidiabetica aan te passen als er hypoglykemie optreedt.
Medicijnresten in de ontlasting
Bij patiënten die upadacitinib gebruikten, zijn meldingen van medicijnresten in de ontlasting of stoma-output gemeld. De meeste meldingen beschreven anatomische (bijv. ileostomie, colostomie, darmresectie) of functionele gastro-intestinale aandoeningen met verkorte gastro-intestinale passagetijden. Patiënten moeten worden geïnstrueerd om contact op te nemen met hun zorgverlener als er herhaaldelijk medicijnresten worden gevonden. Patiënten moeten klinisch worden gemonitord en een alternatieve behandeling moet worden overwogen als er onvoldoende therapeutische respons is.
Reuscelarteriitis
Monotherapie met upadacitinib mag niet worden gebruikt voor de behandeling van acute recidieven, aangezien de werkzaamheid in deze situatie niet is vastgesteld. Corticosteroïden dienen te worden gegeven volgens medisch oordeel en praktijkrichtlijnen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Mogelijke effecten van andere geneesmiddelen op de farmacokinetiek van upadacitinib
Upadacitinib wordt hoofdzakelijk omgezet door CYP3A4. Daarom kan de plasmablootstelling aan upadacitinib worden beïnvloed door geneesmiddelen die CYP3A4 sterk remmen of induceren.
Gelijktijdige toediening met CYP3A4-remmers
De blootstelling aan upadacitinib neemt toe bij gelijktijdige toediening met sterke CYP3A4-remmers (zoals ketoconazol, itraconazol, posaconazol, voriconazol, claritromycine en grapefruit). In een klinisch onderzoek leidde gelijktijdige toediening van upadacitinib met ketoconazol tot een toename van 70% en 75% in respectievelijk de Cmax en AUC van upadacitinib. Upadacitinib tabletten van 15 mg eenmaal daags of 3 mg, 4 mg of 6 mg drank tweemaal daags moeten voorzichtig worden gebruikt bij patiënten die chronisch worden behandeld met sterke CYP3A4-remmers. Voor patiënten met atopische dermatitis of alopecia areata die sterke CYP3A4‑remmers gebruiken, is de aanbevolen dosering van upadacitinib 15 mg eenmaal daags. Voor patiënten met colitis ulcerosa of de ziekte van Crohn die een sterke CYP3A4-remmer gebruiken, is de aanbevolen inductiedosis 30 mg eenmaal daags en de aanbevolen onderhoudsdosis 15 mg eenmaal daags (zie rubriek 4.2). Bij langdurig gebruik moeten alternatieven voor sterke CYP3A4-remmers worden overwogen. Tijdens behandeling met
upadacitinib moet het nuttigen van voedingsmiddelen en dranken die grapefruit bevatten, worden vermeden.
Gelijktijdige toediening met CYP3A4-inductoren
De blootstelling aan upadacitinib neemt af bij gelijktijdige toediening met sterke CYP3A4-inductoren (zoals rifampine en fenytoïne), wat kan leiden tot een verminderd therapeutisch effect van upadacitinib. In een klinisch onderzoek leidde gelijktijdige toediening van upadacitinib na meerdere doses rifampicine (sterke CYP3A-inductor) tot een afname van ongeveer 50% en 60% in respectievelijk de Cmax en AUC van upadacitinib. Patiënten moeten worden gecontroleerd op veranderingen in de ziekteactiviteit als upadacitinib wordt toegediend met sterke CYP3A4-inductoren.
Methotrexaat en pH-modificerende geneesmiddelen (bijv. antacida of protonpompremmers) hebben geen effect op de plasmablootstelling aan upadacitinib.
Mogelijke effecten van upadacitinib op de farmacokinetiek van andere geneesmiddelen
Toediening van meerdere eenmaal daagse upadacitinibdoses van 30 mg of 45 mg aan gezonde proefpersonen had een beperkt effect op de plasmablootstelling aan midazolam (gevoelig substraat voor CYP3A) (24-26% afname in de AUC en Cmax van midazolam), wat aangeeft dat eenmaal daags 30 mg of 45 mg upadacitinib een zwak inducerend effect heeft op CYP3A. In een klinisch onderzoek nam de AUC van rosuvastatine en atorvastatine af met respectievelijk 33% en 23% en nam de Cmax van rosuvastatine af met 23% na toediening van meerdere eenmaal daagse upadacitinibdoses van 30 mg aan gezonde proefpersonen. Upadacitinib had geen relevant effect op de Cmax van atorvastatine of op de plasmablootstelling aan ortho-hydroxyatorvastatine (belangrijke actieve metaboliet van atorvastatine). De toediening van meerdere eenmaal daagse doses van 45 mg upadacitinib aan gezonde proefpersonen had een beperkte toename in AUC en Cmax van dextromethorfan (gevoelig CYP2D6-substraat) met respectievelijk 30% en 35% tot gevolg, wat aangeeft dat 45 mg upadacitinib eenmaal daags een zwak remmend effect heeft op CYP2D6. Er wordt geen aanpassing van de dosis aanbevolen voor CYP3A-substraten, CYP2D6-substraten, rosuvastatine of atorvastatine bij gelijktijdige toediening met upadacitinib.
Upadacitinib heeft geen relevante effecten op de plasmablootstelling van ethinylestradiol, levonorgestrel, methotrexaat of geneesmiddelen die substraten zijn voor omzetting door CYP1A2, CYP2B6, CYP2C9 of CYP2C19.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende 4 weken na de laatste dosis upadacitinib. Informeer meisjes en/of hun ouders/verzorgers dat de behandelend arts op de hoogte moet worden gebracht indien de patiënt tijdens de behandeling met upadacitinib begint met menstrueren.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van upadacitinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Upadacitinib was teratogeen in ratten en konijnen met effecten in de botten van ratfoetussen en in het hart van konijnfoetussen bij blootstelling in utero.
Upadacitinib is gecontra-indiceerd tijdens de zwangerschap (zie rubriek 4.3).
Als een patiënt zwanger wordt tijdens het gebruik van upadacitinib, moeten de ouders op de hoogte worden gebracht van het potentiële risico voor de foetus.
Borstvoeding
Het is niet bekend of upadacitinib/metabolieten bij de mens in de moedermelk wordt/worden uitgescheiden. Uit beschikbare farmacodynamische/toxicologische gegevens bij dieren blijkt dat upadacitinib in melk wordt uitgescheiden (zie rubriek 5.3).
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Upadacitinib mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven. Er moet worden besloten of borstvoeding moet worden gestaakt of dat de behandeling met upadacitinib moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Het effect van upadacitinib op de vruchtbaarheid bij de mens is niet geëvalueerd. De resultaten van dieronderzoek duiden niet op effecten wat betreft de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Upadacitinib kan een geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen, omdat duizeligheid en vertigo kunnen optreden tijdens de behandeling met RINVOQ (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Bij de placebogecontroleerde klinische onderzoeken naar reumatoïde artritis, artritis psoriatica en axiale spondyloartritis waren de meest gemelde bijwerkingen (≥ 2% van de patiënten bij ten minste één van de indicaties met het hoogste percentage onder de genoemde indicaties) met 15 mg upadacitinib: infecties van de bovenste luchtwegen (19,5%), verhoogde creatinekinase (CK) in het bloed (8,6%), verhoogde alanineaminotransferase (4,3%) bronchitis (3,9%), misselijkheid (3,5%), neutropenie (2,8%), hoesten (2,2%), verhoogde aspartaataminotransferase (2,2%) en hypercholesterolemie (2,2%).
Bij de placebogecontroleerde klinische onderzoeken naar atopische dermatitis waren de meest gemelde bijwerkingen (≥ 2% van de patiënten) met 15 mg of 30 mg upadacitinib infectie van de bovenste luchtwegen (25,4%), acne (15,1%), herpes simplex (8,4%), hoofdpijn (6,3%), verhoogde CK in het bloed (5,5%), hoesten (3,2%), folliculitis (3,2%), buikpijn (2,9%), misselijkheid (2,7%), neutropenie (2,3%), pyrexie (2,1%) en influenza (2,1%).
In de placebogecontroleerde klinische onderzoeken naar de inductie- en onderhoudsdosis voor colitis ulcerosa en de ziekte van Crohn waren de meest gemelde bijwerkingen (≥ 3% van de patiënten) bij 45 mg, 30 mg of 15 mg upadacitinib een bovensteluchtweginfectie (19,9%), pyrexie (8,7%), verhoogde creatinekinase (CK) in het bloed (7,6%), anemie (7,4%), hoofdpijn (6,6%), acne (6,3%), herpes zoster (6,1%), neutropenie (6,0%), rash (5,2%), pneumonie (4,1%), hypercholesterolemie (4,0%), bronchitis (3,9%), verhoogde aspartaataminotransferase (3,9%), vermoeidheid (3,9%), folliculitis (3,6%), verhoogde alanineaminotransferase (3,5%), herpes simplex (3,2%) en influenza (3,2%).
De meest gemelde ernstige bijwerkingen waren ernstige infecties (zie rubriek 4.4).
Het veiligheidsprofiel van upadacitinib bij langdurige behandeling was over het algemeen vergelijkbaar met het veiligheidsprofiel tijdens de placebogecontroleerde periode bij alle indicaties.
Lijst van bijwerkingen in tabelvorm
De onderstaande lijst met bijwerkingen is gebaseerd op klinische onderzoeken en postmarketingervaring bij volwassenen en adolescenten. De frequentie van bijwerkingen die hieronder worden vermeld, wordt gedefinieerd aan de hand van de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000). De frequenties in tabel 4 zijn gebaseerd op de hogere aantallen bijwerkingen die werden gemeld bij RINVOQ in klinisch onderzoek naar reumatologische aandoeningen (15 mg tablet), atopische dermatitis (15 mg en 30 mg tabletten), alopecia areata (15 mg en 30 mg tabletten), vitiligo (15 mg tablet), colitis ulcerosa (15 mg, 30 mg en 45 mg tabletten) of de ziekte van Crohn (15 mg, 30 mg en 45 mg tabletten). In het geval van merkbare verschillen in frequentie tussen de indicaties wordt dit aangegeven in de voetnoten onder de tabel.
Tabel 4 Bijwerkingen
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms | Zelden |
| Infecties en parasitaire aandoeningen | Bovenste-luchtweg-infectiesa | Bronchitisa,b Herpes zostera Herpes simplexa Folliculitis Influenza Urineweginfecties Pneumoniea,h | Orale candidiase Diverticulitis Sepsis | |
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Niet-melanoom huidkankerf | |||
Bloed- en lymfestelselaandoeningen | Anemiea Neutropeniea Lymfopenie | |||
| Immuunsysteemaandoeningen | Urticariac,g | Ernstige overgevoelig-heidsreactiesa,e | ||
Voedings- en stofwisselingsstoornissen | Hyperchole- sterolemiea,b Hyperlipidemiea,b | Hypertri- glyceridemie | ||
| Zenuwstelselaandoeningen | Hoofdpijna,j Duizeligheid | |||
| Evenwichtsorgaan- en ooraandoeningen | Vertigoa | |||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoesten | |||
| Maagdarmstelselaandoeningen | Buikpijna Misselijkheid | Gastro-intesti-nale perforatiei | ||
Huid- en onderhuidaandoeningen | Acnea,c,d,g | Rasha | ||
| Voortplantingsstelsel- en borstaandoeningen | Sperma-verkleuringl | |||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid Pyrexie Perifeer oedeema,k | |||
| Onderzoeken | Verhoogde creatinekinase (CK) in bloed ALAT verhoogdb ASAT verhoogdb |
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms | Zelden |
| Gewicht verhoogdg | ||||
a Weergegeven als gegroepeerde term b In onderzoeken naar atopische dermatitis kwamen bronchitis, hypercholesterolemie, hyperlipidemie, verhoogd ALAT en verhoogd ASAT met de frequentie ‘soms’ voor. c In onderzoeken naar reumatologische aandoeningen kwam acne met de frequentie ‘vaak’ voor en urticaria ‘soms’. d In onderzoeken naar colitis ulcerosa kwam acne met de frequentie ‘vaak’ voor. e Ernstige overgevoeligheidsreacties, waaronder anafylactische reactie en angio-oedeem f De meeste gevallen van huidkanker zijn gemeld als basaalcelcarcinoom en plaveiselcelcarcinoom van de huid g Bij de ziekte van Crohn kwam acne ‘vaak’ voor en kwamen urticaria en verhoogd gewicht ‘soms’ voor. h Pneumonie kwam ‘vaak’ voor bij de ziekte van Crohn en ‘soms’ bij alle andere indicaties. i Frequentie is gebaseerd op klinische studies bij de ziekte van Crohn. j Hoofdpijn kwam ‘zeer vaak’ voor in het onderzoek naar reuscelarteriitis. k Frequentie is gebaseerd op het onderzoek naar reuscelarteriitis. l Er zijn meldingen gedaan van spermaverkleuring, meestal blauw en minder vaak groen, hoofdzakelijk bij patiënten die upadacitinib gebruiken voor colitis ulcerosa of de ziekte van Crohn. De klinische betekenis van spermaverkleuring is onbekend. | ||||
Beschrijving van geselecteerde bijwerkingen
Reumatoïde artritis
Infecties
In placebogecontroleerde klinische onderzoeken met achtergrond-DMARD's, was de frequentie van infecties over een periode van 12/14 weken in de groep die 15 mg upadacitinib kreeg 27,4% vergeleken met 20,9% in de placebogroep. In methotrexaat (MTX)-gecontroleerde klinische onderzoeken was de frequentie van infecties over een periode van 12/14 weken in de groep die monotherapie met 15 mg upadacitinib kreeg 19,5% vergeleken met 24,0% in de MTX-groep. De algehele ratio infecties op lange termijn voor de groep die 15 mg upadacitinib kreeg over alle vijf klinische fase 3-onderzoeken (2.630 patiënten) was 93,7 voorvallen per 100 patiëntjaren.
In placebogecontroleerde klinische onderzoeken met achtergrond-DMARD's, was de frequentie van ernstige infecties over een periode van 12/14 weken in de groep die 15 mg upadacitinib kreeg 1,2% vergeleken met 0,6% in de placebogroep. In MTX-gecontroleerde klinische onderzoeken was de frequentie van ernstige infecties over een periode van 12/14 weken in de groep die monotherapie met 15 mg upadacitinib kreeg 0,6% vergeleken met 0,4% in de MTX-groep. De algehele ratio ernstige infecties op lange termijn voor de groep die 15 mg upadacitinib kreeg over alle vijf klinische fase 3-onderzoeken was 3,8 voorvallen per 100 patiëntjaren. De vaakst gemelde ernstige infectie was pneumonie. Het percentage ernstige infecties bleef stabiel bij langdurige blootstelling.
Opportunistische infecties (met uitzondering van tuberculose)
In placebogecontroleerde klinische onderzoeken met achtergrond-DMARD's, was de frequentie van opportunistische infecties over een periode van 12/14 weken in de groep die 15 mg upadacitinib kreeg 0,5% vergeleken met 0,3% in de placebogroep. In MTX-gecontroleerde klinische onderzoeken waren er geen gevallen van opportunistische infecties over een periode van 12/14 weken in de groep die monotherapie met 15 mg upadacitinib kreeg en 0,2% in de MTX-groep. De algehele ratio
opportunistische infecties op lange termijn voor de groep die 15 mg upadacitinib kreeg over alle vijf klinische fase 3-onderzoeken was 0,6 voorvallen per 100 patiëntjaren.
De ratio herpes zoster op lange termijn voor de groep die 15 mg upadacitinib kreeg over alle vijf klinische fase 3-onderzoeken was 3,7 voorvallen per 100 patiëntjaren. De meeste gevallen van herpes zoster betroffen één dermatoom en waren niet ernstig van aard.
Verhoogde levertransaminase
In placebogecontroleerde onderzoeken met achtergrond-DMARD's werd tot 12/14 weken in ten minste één meting een verhoging van alanineaminotransferase (ALAT) en aspartaataminotransferase (ASAT) ≥ 3 x bovengrens van normaal (ULN) waargenomen bij respectievelijk 2,1% en 1,5% van de patiënten die werden behandeld met 15 mg upadacitinib, vergeleken met respectievelijk 1,5% en 0,7% van de patiënten die met placebo werden behandeld. Van de 22 gevallen van verhoogde levertransaminase waren de meeste asymptomatisch en van voorbijgaande aard.
In MTX-gecontroleerde onderzoeken werd tot 12/14 weken in ten minste één meting een verhoging van ALAT en ASAT ≥ 3 x ULN waargenomen bij respectievelijk 0,8% en 0,4% van de patiënten die werden behandeld met 15 mg upadacitinib, vergeleken met respectievelijk 1,9% en 0,9% van de patiënten die met MTX werden behandeld.
Het patroon en de incidentie van de verhoging van ALAT/ASAT bleef lange tijd stabiel, met inbegrip van langetermijn-verlengingsonderzoeken.
Verhoogde lipiden
De behandeling met 15 mg upadacitinib werd in verband gebracht met verhogingen in lipideparameters, zoals totaal cholesterol, triglyceriden, LDL-cholesterol en HDL-cholesterol. Er was geen verandering in de LDL/HDL-ratio. De verhoogde waarden werden na 2 tot 4 weken behandeling waargenomen en bleven stabiel bij een langere behandeling. Onder de patiënten in de gecontroleerde onderzoeken met baselinewaarden onder de gespecificeerde limieten werd met de volgende frequenties een verschuiving waargenomen naar boven de gespecificeerde limieten bij ten minste één gelegenheid in 12/14 weken (inclusief patiënten met een geïsoleerde verhoogde waarde):
- Totaal cholesterol ≥ 5,17 mmol/l (200 mg/dl): 62% vs. 31%, in respectievelijk de groep die upadacitinib 15 mg kreeg en de placebogroep
- LDL-cholesterol ≥ 3,36 mmol/l (130 mg/dl): 42% vs. 19%, in respectievelijk de groep die upadacitinib 15 mg kreeg en de placebogroep
- HDL-cholesterol ≥ 1,03 mmol/l (40 mg/dl): 89% vs. 61%, in respectievelijk de groep die upadacitinib 15 mg kreeg en de placebogroep
- Triglyceriden ≥ 2,26 mmol/l (200 mg/dl): 25% vs. 15%, in respectievelijk de groep die upadacitinib 15 mg kreeg en de placebogroep
Creatinekinase (CK-waarden)
In placebogecontroleerde onderzoeken met achtergrond-DMARD's werden gedurende 12/14 weken toenames in CK-waarden waargenomen. Verhoogde CK-waarden > 5 x bovengrens van normaal (ULN) werden over een periode van 12/14 weken gemeld bij 1,0% en 0,3% van de patiënten in respectievelijk de groep die 15 mg upadacitinib kreeg en de placebogroep. De meeste verhoogde waarden van > 5 x ULN waren van voorbijgaande aard en de behandeling hoefde niet te worden gestopt. De gemiddelde CK-waarden waren na 4 weken verhoogd met een gemiddelde toename van 60 U/l na 12 weken en bleven daarna stabiel op de verhoogde waarde, ook gedurende een voortgezette behandeling.
Neutropenie
In placebogecontroleerde onderzoeken met achtergrond-DMARD's werd gedurende 12/14 weken in ten minste één meting een afname in het aantal neutrofielen waargenomen tot onder 1 x 10⁹ cellen/l bij 1,1% en < 0,1% van de patiënten in respectievelijk de groep die 15 mg upadacitinib kreeg en de placebogroep. In klinische onderzoeken werd de behandeling onderbroken als respons op ANC < 1 x 10⁹ cellen/l (zie rubriek 4.2). Het gemiddelde aantal neutrofielen nam over 4 tot 8 weken af. De afname in het aantal neutrofielen bleef op den duur op een lagere waarde dan bij baseline stabiel, ook gedurende een voortgezette behandeling.
Artritis psoriatica
Over het geheel genomen kwam het veiligheidsprofiel bij patiënten met artritis psoriatica die werden behandeld met 15 mg upadacitinib, overeen met het veiligheidsprofiel bij patiënten met reumatoïde artritis. Er werd een hoger percentage ernstige infecties (respectievelijk 2,6 voorvallen per 100 patiëntjaren en 1,3 voorvallen per 100 patiëntjaren) en verhoogde levertransaminasen (ALAT‑verhogingen graad 3 en hoger, respectievelijk 1,4% en 0,4%) waargenomen bij patiënten die behandeld werden met upadacitinib in combinatie met MTX, vergeleken met patiënten die werden behandeld met monotherapie.
Axiale spondyloartritis
Over het geheel genomen kwam het veiligheidsprofiel bij patiënten met axiale spondyloartritis die werden behandeld met 15 mg upadacitinib, overeen met het veiligheidsprofiel bij patiënten met reumatoïde artritis.
Reuscelarteriitis
Het veiligheidsprofiel dat werd waargenomen bij patiënten met reuscelarteriitis die werden behandeld met 15 mg upadacitinib, kwam in het algemeen overeen met het veiligheidsprofiel dat bekend is voor upadacitinib.
Ernstige infecties
In het placebogecontroleerde klinische onderzoek was de frequentie van ernstige infecties over een periode van 52 weken in de groep die 15 mg upadacitinib kreeg 5,7% en in de placebogroep 10,7%. Het aantal voorvallen van ernstige infecties op de lange termijn was 5,9 per 100 patiëntjaren bij de 15 mg upadacitinibgroep en 10,5 per 100 patiëntjaren voor de placebogroep.
Opportunistische infecties (met uitzondering van tuberculose)
In het placebogecontroleerde klinische onderzoek was de frequentie van opportunistische infecties (met uitzondering van tuberculose en herpes zoster) over 52 weken in de groep die 15 mg upadacitinib kreeg, 1,9% en in de placebogroep 0,9%. Het aantal langetermijnvoorvallen per 100 patiëntjaren van opportunistische infecties (met uitzondering van tuberculose en herpes zoster) was 1,8 voor de groep die 15 mg upadacitinib kreeg, en 1,5 voor de placebogroep.
In het placebogecontroleerde klinische onderzoek was de frequentie van herpes zoster over 52 weken in de groep die 15 mg upadacitinib kreeg, 5,3% en in de placebogroep 2,7%. Het aantal langetermijnvoorvallen per 100 patiëntjaren van herpes zoster was 5,9 voor de groep die 15 mg upadacitinib kreeg, en 3,0 voor de placebogroep.
Atopische dermatitis
Infecties
In de placebogecontroleerde periode van de klinische onderzoeken was de frequentie van infecties over een periode van 16 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, respectievelijk 39% en 43% vergeleken met 30% in de placebogroep. De ratio infecties op lange termijn tot en met week 260 voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 82,6 en 92,7 voorvallen per 100 patiëntjaren.
In de placebogecontroleerde klinische onderzoeken was de frequentie van ernstige infecties over een periode van 16 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, respectievelijk 0,8% en 0,4% vergeleken met 0,6% in de placebogroep. De ratio ernstige infecties op lange termijn tot en met week 260 voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 2,2 en 2,6 voorvallen per 100 patiëntjaren.
Opportunistische infecties (met uitzondering van tuberculose)
In de placebogecontroleerde periode van de klinische onderzoeken was de meest frequent gemelde opportunistische infectie (exclusief tuberculose en herpes zoster) eczema herpeticum. De frequentie van eczema herpeticum over een periode van 16 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 0,7% en 0,8% vergeleken met 0,4% in de placebogroep. De ratio opportunistische infecties (exclusief tuberculose en herpes zoster) op lange termijn tot en met week 260 voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 1,7 en 2,0 voorvallen per 100 patiëntjaren. De ratio eczema herpeticum op lange termijn tot en met week 260 voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 1,5 en 1,9 voorvallen per 100 patiëntjaren.
De ratio herpes zoster op lange termijn tot en met week 260 voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 3,2 en 5,3 voorvallen per 100 patiëntjaren. De meeste gevallen van herpes zoster betroffen één dermatoom en waren niet ernstig van aard.
Afwijkende laboratoriumwaarden
Dosisafhankelijke veranderingen in verhoogd ALAT en/of verhoogd ASAT (≥ 3 x ULN), lipideparameters, CK-waarden, (> 5 x ULN) en neutropenie (ANC < 1 x 10⁹ cellen/l) die samenhangen met behandeling met upadacitinib waren vergelijkbaar met wat werd waargenomen in de klinische onderzoeken naar reumatologische ziekte.
Kleine verhogingen in LDL-cholesterol werden na week 16 waargenomen in onderzoeken naar atopische dermatitis. In week 52 was de gemiddelde stijging van het LDL-cholesterol ten opzichte van baseline 0,41 mmol/l voor 15 mg upadacitinib en 0,56 mmol/l voor 30 mg upadacitinib.
Alopecia areata
Het veiligheidsprofiel van upadacitinib 15 mg en 30 mg dat is waargenomen bij patiënten met alopecia areata, kwam in het algemeen overeen met het bekende veiligheidsprofiel bij patiënten met atopische dermatitis. Er werden geen nieuwe veiligheidsbevindingen vastgesteld.
Vitiligo
Het veiligheidsprofiel
van upadacitinib 15 mg dat is waargenomen bij patiënten met vitiligo, kwam in het algemeen overeen met het bekende veiligheidsprofiel bij patiënten met atopische dermatitis. Er werden geen nieuwe veiligheidsbevindingen vastgesteld. Er werd een hogere incidentie van hypercholesterolemie gezien bij patiënten met vitiligo die werden behandeld met upadacitinib 15 mg (3,4%) vergeleken met placebo (2,0%).
Colitis ulcerosa
Het algehele veiligheidsprofiel dat werd waargenomen bij patiënten met colitis ulcerosa, kwam in het algemeen overeen met het veiligheidsprofiel dat werd waargenomen bij patiënten met reumatoïde artritis.
Bij een inductieperiode van 16 weken werd een hoger percentage herpes zoster waargenomen dan bij een inductieperiode van 8 weken.
Infecties
In de placebogecontroleerde inductieonderzoeken was de frequentie van infecties over een periode van 8 weken in de groep die 45 mg upadacitinib kreeg 20,7% en in de placebogroep 17,5%. In het placebogecontroleerde onderhoudsonderzoek was de frequentie van infecties over een periode van 52 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, respectievelijk 40,4% en 44,2%, en in de placebogroep 38,8%. Het aantal voorvallen van infecties op de langere termijn bij 15 mg en 30 mg upadacitinib was respectievelijk 64,5 en 77,8 per 100 patiëntjaren.
In de placebogecontroleerde inductieonderzoeken was de frequentie van ernstige infecties over een periode van 8 weken in zowel de groep die 45 mg upadacitinib kreeg als de placebogroep 1,3%. Er werden geen additionele ernstige infecties waargenomen tijdens een verlengde behandeling van 8 weken met 45 mg upadacitinib. In het placebogecontroleerde onderhoudsonderzoek was de frequentie van ernstige infecties over een periode van 52 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, respectievelijk 3,6% en 3,2%, ten opzichte van 3,3% in de placebogroep. Het aantal langetermijnvoorvallen per 100 patiëntjaren van ernstige infecties voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 3,0 en 4,6. In de inductie- en onderhoudsfase was de ernstige infectie die het vaakst werd gemeld, pneumonie door COVID-19.
Opportunistische infecties (met uitzondering van tuberculose)
In de placebogecontroleerde inductieonderzoeken was de frequentie van opportunistische infecties (met uitzondering van tuberculose en herpes zoster) over een periode van 8 weken in de groep die 45 mg upadacitinib kreeg, 0,4% en in de placebogroep 0,3%. Er werden geen extra opportunistische infecties (met uitzondering van tuberculose en herpes zoster) waargenomen tijdens de verlengde behandeling van 8 weken met 45 mg upadacitinib. In het placebogecontroleerde onderhoudsonderzoek was de frequentie van opportunistische infecties (met uitzondering van tuberculose en herpes zoster) over een periode van 52 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, respectievelijk 0,8% en 0,8% ten opzichte van 0,8% in de placebogroep. Het aantal langetermijnvoorvallen per 100 patiëntjaren van opportunistische infecties (met uitzondering van tuberculose en herpes zoster) voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 0,3 en 0,6.
In de placebogecontroleerde inductieonderzoeken over een periode van 8 weken was de frequentie van herpes zoster in de groep die 45 mg upadacitinib kreeg 0,6% en in de placebogroep 0%. De frequentie van herpes zoster tijdens een 16 weken durende behandeling met 45 mg upadacitinib was 3,9%. In het placebogecontroleerde onderhoudsonderzoek was de frequentie van herpes zoster over een periode van 52 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, respectievelijk 4,8% en 5,6% ten opzichte van 0% in de placebogroep. Het aantal langetermijnvoorvallen per 100 patiëntjaren van herpes zoster voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 4,5 en 7,2.
Gastro-intestinale perforaties
In de placebogecontroleerde onderhoudsperiode werd gastro-intestinale perforatie gemeld bij 1 patiënt behandeld met placebo (1,5 per 100 patiëntjaren) en bij geen enkele patiënt behandeld met upadacitinib 15 mg of 30 mg. In het langetermijn-verlengingsonderzoek rapporteerden 1 patiënt behandeld met upadacitinib 15 mg (0,1 per 100 patiëntjaren) en 1 patiënt behandeld met upadacitinib 30 mg (<0,1 per 100 patiëntjaren) voorvallen.
Afwijkende laboratoriumwaarden
In de klinische onderzoeken naar de inductiedosis en onderhoudsdosis waren de veranderingen in de laboratoriumwaarden voor verhoogde ALAT en/of verhoogde ASAT (≥ 3 x ULN), CK-waarden (> 5 x ULN) en neutropenie (ANC < 1 x 10⁹ cellen/l) die werden geassocieerd met de behandeling met upadacitinib, in het algemeen vergelijkbaar met wat werd waargenomen in de klinische onderzoeken naar reumatologische aandoeningen en atopische dermatitis. Er werden dosisafhankelijke veranderingen in deze laboratoriumparameters waargenomen die werden geassocieerd met een behandeling van 15 mg en 30 mg upadacitinib.
In de placebogecontroleerde inductieonderzoeken die maximaal 8 weken duurden, was bij 2,0% van de patiënten die 45 mg upadacitinib kregen en bij 0,8% van de patiënten die een placebo kregen, bij minimaal één meting het aantal lymfocyten tot onder 0,5 x 10⁹ cellen/l gedaald. In het placebogecontroleerde onderhoudsonderzoek dat maximaal 52 weken duurde, was bij 1,6% van de patiënten die 15 mg upadacitinib kregen, bij 1,2% van de patiënten die 30 mg upadacitinib kregen en bij 0,8% van de patiënten die een placebo kregen, bij minimaal één meting het aantal lymfocyten tot onder 0,5 x 10⁹ cellen/l gedaald. In de klinische onderzoeken werd de behandeling onderbroken als ALC < 0,5 x 10⁹ cellen/l (zie rubriek 4.2). Er werden geen opmerkelijke gemiddelde veranderingen in het aantal lymfocyten waargenomen gedurende de behandeling met upadacitinib.
Er werden verhogingen van lipidenparameters waargenomen bij een behandeling van 8 weken met 45 mg upadacitinib en deze bleven in het algemeen stabiel bij een langere behandeling met 15 mg of 30 mg upadacitinib. Onder de patiënten in de placebogecontroleerde inductieonderzoeken met baselinewaarden onder de gespecificeerde limieten, werd met de volgende frequenties een verschuiving waargenomen naar een waarde boven de gespecificeerde limieten bij ten minste één gelegenheid in 8 weken (inclusief patiënten met een geïsoleerde verhoogde waarde):
Totaal cholesterol ≥ 5,17 mmol/l (200 mg/dl): 49% versus 11% in respectievelijk de groep die
45 mg upadacitinib kreeg en de placebogroep
LDL-cholesterol ≥ 3,36 mmol/l (130 mg/dl): 27% versus 9% in respectievelijk de groep die
45 mg upadacitinib kreeg en de placebogroep
HDL-cholesterol ≥ 1,03 mmol/l (40 mg/dl): 79% versus 36% in respectievelijk de groep die
45 mg upadacitinib kreeg en de placebogroep
- Triglyceriden ≥ 2,26 mmol/l (200 mg/dl): 6% versus 4% in respectievelijk de groep die 45 mg upadacitinib kreeg en de placebogroep
Ziekte van Crohn
Het veiligheidsprofiel dat werd waargenomen bij met upadacitinib behandelde patiënten met de ziekte van Crohn, kwam in het algemeen overeen met het bekende veiligheidsprofiel voor upadacitinib.
Ernstige infecties
In de placebogecontroleerde inductieonderzoeken was de frequentie van ernstige infectie over een periode van 12 weken in de groep die 45 mg upadacitinib kreeg 1,9% en in de placebogroep 1,7%. In het placebogecontroleerde onderhoudsonderzoek was de frequentie van ernstige infectie over een periode van 52 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, respectievelijk 3,2% en 5,7%, vergeleken met 4,5% in de placebogroep. Het aantal voorvallen van ernstige infecties op de langere termijn in de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 5,1 en 7,3 per 100 patiëntjaren bij patiënten die reageerden op 45 mg upadacitinib als inductiebehandeling. De vaakst gemelde ernstige infecties in de inductie- en onderhoudsonderzoeken waren gastro-intestinale infecties.
Gastro-intestinale perforaties
Tijdens de placebogecontroleerde periode in de klinische fase 3 inductie-onderzoeken werd gedurende 12 weken bij 1 patiënt (0,1%) die werd behandeld met 45 mg upadacitinib gastro-intestinale perforatie gemeld en bij geen enkele patiënt met placebo. Bij alle patiënten die tijdens de inductieonderzoeken
werden behandeld met 45 mg upadacitinib (n=938), werd gastro-intestinale perforatie gemeld bij 4 patiënten (0,4%).
In de placebogecontroleerde langetermijnperiode werd gastro-intestinale perforatie gemeld bij 1 patiënt die werd behandeld met placebo (0,7 per 100 patiëntjaren), bij 1 patiënt die werd behandeld met 15 mg upadacitinib (0,4 per 100 patiëntjaren) en bij 1 patiënt die werd behandeld met 30 mg upadacitinib (0,4 per 100 patiëntjaren). Bij alle patiënten die werden behandeld met 30 mg upadacitinib als rescuebehandeling (n=336) werd gastro-intestinale perforatie gemeld bij 3 patiënten (0,8 per 100 patiëntjaren) tijdens langdurige behandeling.
Afwijkende laboratoriumwaarden
In de klinische onderzoeken naar de inductiedosis en onderhoudsdosis waren de veranderingen in de laboratoriumwaarden voor verhoogde ALAT en/of verhoogde ASAT (≥ 3 x ULN), CK-waarden (> 5 x ULN), neutropenie (ANC < 1 x 10⁹ cellen/l) en lipidenparameters die werden geassocieerd met de behandeling met upadacitinib, in het algemeen vergelijkbaar met wat werd waargenomen in de klinische onderzoeken naar reumatologische aandoeningen, atopische dermatitis en colitis ulcerosa. Er werden dosisafhankelijke veranderingen in deze laboratoriumparameters waargenomen die werden geassocieerd met een behandeling van 15 mg en 30 mg upadacitinib.
In de placebogecontroleerde inductieonderzoeken die maximaal 12 weken duurden, was bij 2,2% van de patiënten die 45 mg upadacitinib kregen en bij 2,0% van de patiënten die een placebo kregen, bij minimaal één meting het aantal lymfocyten tot onder 0,5 x 10⁹ cellen/l gedaald. In het placebogecontroleerde onderhoudsonderzoek dat maximaal 52 weken duurde, was bij 4,6% van de patiënten die 15 mg upadacitinib kregen, bij 5,2% van de patiënten die 30 mg upadacitinib kregen en bij 1,8% van de patiënten die een placebo kregen, bij minimaal één meting het aantal lymfocyten tot onder 0,5 x 10⁹ cellen/l gedaald. In de klinische onderzoeken werd de behandeling onderbroken als ALC < 0,5 x 10⁹ cellen/l (zie rubriek 4.2). Er werden geen opmerkelijke gemiddelde veranderingen in het aantal lymfocyten waargenomen gedurende de behandeling met upadacitinib in de loop van de tijd.
In de placebogecontroleerde inductieonderzoeken die maximaal 12 weken duurden, was bij 2,7% van de patiënten in de groep die 45 mg upadacitinib kreeg en bij 1,4% van de patiënten in de groep die een placebo kreeg de hemoglobineconcentratie bij minimaal één meting tot onder 8 g/dl gedaald. In het placebogecontroleerde onderhoudsonderzoek dat maximaal 52 weken duurde, was bij 1,4% van de patiënten in de groep die 15 mg upadacitinib kreeg, bij 4,4% van de patiënten in de groep die 30 mg upadacitinib kreeg en bij 2,8% van de patiënten in de groep die een placebo kreeg de hemoglobineconcentratie bij minimaal één meting tot onder 8 g/dl gedaald. In de klinische onderzoeken werd de behandeling onderbroken als Hb < 8 g/dl (zie rubriek 4.2). Er werden geen opmerkelijke gemiddelde veranderingen in de hemoglobineconcentratie waargenomen gedurende de behandeling met upadacitinib.
Ouderen
Op basis van beperkte gegevens bij patiënten van 65 jaar en ouder met atopische dermatitis, colitis ulcerosa en de ziekte van Crohn kwamen bijwerkingen in het algemeen vaker voor bij een dosis van 30 mg upadacitinib dan bij een dosis van 15 mg upadacitinib (zie rubriek 4.4).
Er waren geen gegevens beschikbaar van patiënten vanaf 65 jaar met ernstige alopecia areata.
Van de 612 patiënten die werden behandeld in de klinische fase 3-onderzoeken naar vitiligo waren er 55 in de leeftijd van 65 jaar of ouder. 36 van deze patiënten werden behandeld met upadacitinib 15 mg tijdens de placebogecontroleerde periode. In het algemeen waren de percentages ernstige en hevige bijwerkingen bij patiënten van 65 jaar of ouder vergelijkbaar in de groep met 15 mg upadacitinib en de groep met placebo.
Pediatrische patiënten
Polyarticulaire juveniele idiopathische artritis
In totaal werden 122 pediatrische patiënten (2 tot < 18 jaar oud) met polyarticulaire juveniele idiopathische artritis behandeld in een open-label, enkelarmige studie, met een totale blootstelling van 254,6 patiëntjaren, waarvan er 113 gedurende ten minste één jaar werden blootgesteld aan upadacitinib. In het algemeen was het veiligheidsprofiel dat werd gezien bij pediatrische patiënten met polyarticulaire juveniele idiopathische artritis die werden behandeld met upadacitinib vergelijkbaar met het bekende veiligheidsprofiel voor upadacitinib.
Atopische dermatitis
In totaal werden 541 adolescenten van 12 tot en met 17 jaar met atopische dermatitis behandeld in de wereldwijde fase 3-onderzoeken (n=343) en de aanvullende adolescentensubstudies (n=198). Van hen werden 264 adolescenten blootgesteld aan 15 mg en 265 aan 30 mg upadacitinib. Het veiligheidsprofiel van 15 mg en 30 mg upadacitinib bij adolescenten was vergelijkbaar met dat bij volwassenen tot en met week 260. De ratio van de bijwerking huidpapilloom op lange termijn tot en met week 260 voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 2,2 en 3,9 voorvallen per 100 patiëntjaren.
Alopecia areata
In totaal werden 117 adolescenten van 12 tot en met 17 jaar met een gewicht van minstens 30 kg met alopecia areata behandeld met upadacitinib in de placebogecontroleerde fase 3-onderzoeken. Van hen werden er 62 blootgesteld aan 15 mg en 57 aan 30 mg. Het veiligheidsprofiel van upadacitinib 15 mg en 30 mg bij adolescenten was vergelijkbaar met dat bij volwassenen.
Vitiligo
In totaal werden 52 adolescenten met vitiligo, in de leeftijd van 12 tot en met 17 jaar en een gewicht van minstens 30 kg, in de fase 3-onderzoeken behandeld met upadacitinib 15 mg. 37 van deze adolescenten kregen upadacitinib 15 mg tijdens de placebogecontroleerde periode. Het veiligheidsprofiel van upadacitinib 15 mg dat werd gezien bij adolescente patiënten met vitiligo was in het algemeen vergelijkbaar met het bekende veiligheidsprofiel bij adolescente patiënten met atopische dermatitis. Er werden geen nieuwe veiligheidsbevindingen vastgesteld. Er werden geen ernstige bijwerkingen gemeld bij de adolescente populatie die werd behandeld met upadacitinib tijdens de placebogecontroleerde periode.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Upadacitinib werd in klinische onderzoeken toegediend in doses die wat betreft dagelijkse AUC equivalent waren met eenmaal daags 60 mg met verlengde afgifte. Bijwerkingen waren vergelijkbaar met bijwerkingen die bij lagere doses werden waargenomen en er werden geen specifieke toxiciteiten gezien. Ongeveer 90% van de upadacitinib in de systemische circulatie wordt binnen 24 uur na toediening uitgescheiden (binnen het doseringsbereik dat in de klinische onderzoeken werd geëvalueerd). In geval van overdosering wordt aanbevolen om de patiënt te controleren op tekenen en symptomen van bijwerkingen. Patiënten die een bijwerking krijgen, moeten een gepaste behandeling krijgen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, Janus-kinaseremmers (JAK-remmers), ATC-code: L04AF03
Werkingsmechanisme
Upadacitinib is een selectieve en reversibele remmer van Janus-kinase (JAK). JAK's zijn intracellulaire enzymen die cytokine of groeifactorsignalen overbrengen die betrokken zijn bij een breed scala aan celprocessen, waaronder inflammatoire responsen, hematopoëse en immuunsurveillance. De JAK-familie van enzymen heeft vier leden: JAK1, JAK2, JAK3 en TYK2 die in paren werken om signaaltransducers en activators van transcriptie (STAT's) te fosforyleren en te activeren. Deze fosforylering moduleert op zijn beurt de genexpressie en celfunctie. JAK1 is belangrijk voor inflammatoire cytokine-signalen, terwijl JAK2 belangrijk is voor de rijping van rode bloedcellen en JAK3-signalen een rol spelen bij immuunsurveillance en de lymfocytfunctie.
In humane cellulaire assays remt upadacitinib preferentieel de signalering door JAK1 of JAK1/3 boven cytokinereceptoren die via JAK2-paren signaleren, met functionele selectiviteit. Atopische dermatitis wordt aangestuurd door pro-inflammatoire cytokinen (waaronder IL‑4, IL‑13, IL‑22, TSLP, IL‑31 en IFN‑γ) die signalen overdragen via de JAK1‑route. Het remmen van JAK1 met upadacitinib vermindert de signaaloverdracht van veel mediatoren die tekenen en symptomen van atopische dermatitis, zoals eczemateuze huidlaesies en pruritus, veroorzaken. Pro-inflammatoire cytokinen die signalen overdragen via de JAK1-route zijn betrokken bij de pathologie van alopecia areata. De volledige pathofysiologie is echter nog onbekend. Remming van JAK1 door upadacitinib moduleert de JAK-gemedieerde ontsteking, waardoor haar weer kan teruggroeien bij patiënten met alopecia areata. Pro-inflammatoire cytokinen die signalen overdragen via de JAK1-route zijn betrokken bij de pathogenese van vitiligo, hoewel de volledige pathofysiologie nog niet volledig wordt begrepen. Remming van JAK1 door upadacitinib blokkeert de signaaloverdracht van de JAK-afhankelijke cytokinen en chemokinen (bijv. IFNγ, IL-15, IL-7, CXCL9, CXCL10) om de normale werking van melanocyten te herstellen, waardoor de ziekte kan stabiliseren en repigmentatie mogelijk wordt. Pro-inflammatoire cytokinen (hoofdzakelijk IL-6, IL-7, IL-15 en IFNγ) dragen signalen over via de JAK1-route en zijn betrokken bij de pathologie van inflammatoire darmziekten. Het remmen van JAK1 met upadacitinib moduleert de signaaloverdracht van de JAK-afhankelijke cytokinen die ten grondslag ligt aan de inflammatoire last en tekenen en symptomen van inflammatoire darmziekten.
Farmacodynamische effecten
Remming van IL-6-geïnduceerde STAT3-fosforylering en IL-7-geïnduceerde STAT5-fosforylering
Bij gezonde proefpersonen leidde de toediening van upadacitinib (formulering met onmiddellijke afgifte) tot een dosis- en concentratieafhankelijke remming van IL-6 (JAK1/JAK2)-geïnduceerde STAT3-fosforylering en IL-7 (JAK1/JAK3)-geïnduceerde STAT5-fosforylering in vol bloed. De maximale remming werd 1 uur na toediening waargenomen en keerde aan het eind van het doseringsinterval terug tot dicht bij baseline.
Lymfocyten
Bij patiënten met reumatoïde artritis werd de behandeling met upadacitinib in verband gebracht met een kleine, tijdelijke toename in het gemiddelde ALC vanaf baseline tot week 36. Met voortzetting van de behandeling keerde de waarde geleidelijk terug tot op of nabij baselinewaarde.
hsCRP
Bij patiënten met reumatoïde artritis kon de behandeling met upadacitinib al in week 1 in verband worden gebracht met een afname ten opzichte van baseline in de gemiddelde hsCRP-waarden en deze werden bij voortzetting van de behandeling behouden.
Vaccinstudies
De invloed van upadacitinib op de humorale respons na toediening van het recombinant glycoproteïne E-vaccin tegen herpes zoster met adjuvans werd beoordeeld bij 93 patiënten met reumatoïde artritis onder stabiele behandeling met 15 mg upadacitinib. Van de patiënten werd 98% gelijktijdig behandeld met methotrexaat. Bij aanvang gebruikte 49% van de patiënten orale corticosteroïden. Het primaire eindpunt was het percentage patiënten met een voldoende humorale respons, gedefinieerd als een ≥ viervoudige verhoging van de concentratie van de antiglycoproteïne E-titerspiegels van vóór vaccinatie in week 16 (4 weken na vaccinatie met dosis 2). Vaccinatie van patiënten behandeld met upadacitinib 15 mg resulteerde in een voldoende humorale respons bij 79/90 (88% [95% BI: 81,0; 94,5]) van de patiënten in week 16.
De invloed van upadacitinib op de humorale respons na de toediening van geïnactiveerd pneumokokkenpolysacharidenconjugaatvaccin (13-valent, geadsorbeerd) werd beoordeeld bij 111 patiënten met reumatoïde artritis onder stabiele behandeling met 15 mg upadacitinib (n=87) of 30 mg upadacitinib (n=24). Van de patiënten (n=108) werd 97% gelijktijdig behandeld met methotrexaat. Het primaire eindpunt was het aandeel patiënten met voldoende humorale respons dat is gedefinieerd als ≥ tweevoudige toename in antilichaamconcentratie van baseline tot week 4 bij minstens 6 van de 12 pneumokokkenantigenen (1, 3, 4, 5, 6B, 7F, 9V, 14, 18C, 19A, 19F, en 23F). Resultaten in week 4 toonden voldoende humorale respons bij 67,5% (95%-BI: 57,4; 77,5) en 56,5% (95%-BI: 36,3; 76,8) van de patiënten die respectievelijk met 15 mg en 30 mg upadacitinib werden behandeld.
Klinische werkzaamheid en veiligheid
Reumatoïde artritis
De werkzaamheid en veiligheid van eenmaal daags 15 mg upadacitinib werd geëvalueerd in vijf gerandomiseerde, dubbelblinde, multicenter, fase 3-onderzoeken bij patiënten met matig tot ernstig actieve reumatoïde artritis waarbij werd voldaan aan de ACR/EULAR 2010-classificatiecriteria (zie tabel 5). Patiënten van 18 jaar en ouder konden deelnemen. Aanwezigheid van ten minste 6 pijnlijke en 6 gezwollen gewrichten en bewijs van systemische ontsteking op basis van een verhoogde hsCRP-waarde waren een vereiste bij baseline. Bij vier onderzoeken was een langetermijnvoortzetting van maximaal 5 jaar opgenomen, en bij één onderzoek (SELECT-COMPARE) was een langetermijnvoortzetting van maximaal 10 jaar opgenomen.
In de primaire analyse voor elk van deze onderzoeken waren alle gerandomiseerde patiënten opgenomen die ten minste 1 dosis van upadacitinib of placebo kregen en voor categorische eindpunten werd non-responder imputation gebruikt.
In alle fase 3-onderzoeken was de werkzaamheid van 15 mg upadacitinib eenmaal daags over het geheel genomen vergelijkbaar met die van 30 mg upadacitinib eenmaal daags.
Tabel 5 Overzicht klinische onderzoeken
| Naam onderzoek | Populatie (n) | Behandelgroepen | Belangrijkste uitkomstmaten |
| SELECT-EARLY | MTX-naïefa (947) |
|
|
| Naam onderzoek | Populatie (n) | Behandelgroepen | Belangrijkste uitkomstmaten |
| Monotherapie |
| ||
SELECT- MONOTHERAPY | MTX-IRb (648) |
Monotherapie |
|
| SELECT-NEXT | csDMARD-IRc (661) |
Op csDMARD's als achtergrondmedicatie |
|
| SELECT-COMPARE | MTX-IRd (1.629) |
Op MTX als achtergrondmedicatie |
|
| SELECT-BEYOND | bDMARD-IRe (499) |
Op csDMARD’s als achtergrondmedicatie |
|
| Afkortingen: ACR20 (of 50) = American College of Rheumatology ≥ 20% (of ≥ 50%) verbetering; bDMARD = biologisch Disease-Modifying Antirheumatic Drug, CRP = C-reactief proteïne, | |||
| Naam onderzoek | Populatie (n) | Behandelgroepen | Belangrijkste uitkomstmaten |
DAS28 = Disease Activity Score 28 joints (ziekteactiviteitscore 28 gewrichten), mTSS = gemodificeerde Total Sharp-score, csDMARD = conventioneel synthetisch Disease-Modifying Antirheumatic Drug, HAQ-DI = Health Assessment Questionnaire Disability Index, SF-36 PCS = Short Form (36) Health Survey (SF-36) Physical Component Summary, CDAI = Clinical Disease Activity Index, FACIT-F = Functional Assessment of Chronic Illness Therapy-Fatigue score, IR = onvoldoende respons, MTX = methotrexaat, n = aantal gerandomiseerden a. Patiënten waren naïef met betrekking tot MTX of kregen niet meer dan 3 wekelijkse MTX-doses b Patiënten hadden onvoldoende respons op MTX c Patiënten met onvoldoende respons op csDMARD's; patiënten met eerdere blootstelling aan ten hoogste één bDMARD kwamen in aanmerking (tot 20% van het totale aantal patiënten) als ze ofwel beperkt waren blootgesteld (< 3 maanden) of het gebruik van het bDMARD hadden moeten stoppen vanwege onverdraagbaarheid d Patiënten met onvoldoende respons op MTX; patiënten met eerdere blootstelling aan ten hoogste één bDMARD (behalve adalimumab) kwamen in aanmerking (tot 20% van het totale aantal patiënten in het onderzoek) als ze ofwel beperkt waren blootgesteld (< 3 maanden) of het gebruik van het bDMARD hadden moeten stoppen vanwege onverdraagbaarheid e Patiënten met onvoldoende respons op of onverdraagbaarheid voor ten minste één bDMARD | |||
Klinische respons
Remissie en lage ziekteactiviteit
In de onderzoeken bereikte een significant hoger aandeel patiënten die met 15 mg upadacitinib werden behandeld lage ziekteactiviteit (DAS28-CRP ≤ 3,2) en klinische remissie (DAS28-CRP < 2,6) dan patiënten die placebo, MTX of adalimumab kregen (tabel 6). Vergeleken met adalimumab werden significant hogere percentages lage ziekteactiviteit bereikt in week 12 in SELECT-COMPARE. Over het geheel genomen waren de percentages lage ziekteactiviteit en klinische remissie consistent in alle patiëntenpopulaties met of zonder MTX. Na 3 jaar zijn respectievelijk 297/651 (45,6%) en 111/327 (33,9%) van de patiënten op de oorspronkelijk gerandomiseerde behandeling met 15 mg upadacitinib of adalimumab gebleven in SELECT-COMPARE en respectievelijk 216/317 (68,1%) en 149/315 (47,3%) van de patiënten bleven op de oorspronkelijk gerandomiseerde behandeling met upadacitinib of MTX monotherapie in SELECT-EARLY. Onder de patiënten die op de oorspronkelijke toegewezen behandeling bleven, werd een lage ziekteactiviteit en klinische remissie tot en met 3 jaar behouden.
ACR-respons
In alle onderzoeken bereikten meer patiënten die werden behandeld met 15 mg upadacitinib na 12 weken een ACR20-, ACR50- en ACR70-respons dan met placebo, MTX of adalimumab (tabel 6). De tijd tot optreden van de werkzaamheid was kort voor alle metingen waarbij grotere responsen al in week 1 werden waargenomen voor ACR20. Er werden duurzame responspercentages waargenomen (met of zonder MTX), waarbij ACR20/50/70-responsen tot en met 3 jaar aanhielden bij patiënten die op de oorspronkelijk toegewezen behandeling bleven.
De behandeling met 15 mg upadacitinib, alleen of in combinatie met csDMARD's, leidde tot verbeteringen in afzonderlijke ACR-componenten, waaronder het aantal pijnlijke en gezwollen gewrichten, algemene beoordeling door patiënt en arts, HAQ-DI, pijnbeoordeling en hsCRP.
Tabel 6 Respons en remissie
| Onderzoek | SELECT EARLY MTX-naïef | SELECT MONO MTX-IR | SELECT NEXT csDMARD-IR | SELECT COMPARE MTX-IR | SELECT BEYOND bDMARD-IR | ||||||
| MTX | UPA 15 mg | MTX | UPA 15 mg | PBO | UPA 15 mg | PBO | UPA 15 mg | ADA 40 mg | PBO | UPA 15 mg | |
| N | 314 | 317 | 216 | 217 | 221 | 221 | 651 | 651 | 327 | 169 | 164 |
| Week | |||||||||||
LDA DAS28-CRP ≤ 3,2 (% patiënten)
12a/14b 28 53g 19 45e 17 48e 14 45e,h 29 14 43e 24c/26d 32 60f 18 55g,h 39 48 39 59g 50h 35
CR DAS28-CRP < 2,6 (% patiënten) 12a/14b 14 36g 8 28e 10 31e 6 29e,h 18 9 29g 24c/26d 18 48e 9 41g,h 27 48 29 49g 38i 28
ACR20 (% patiënten)
12a/14b 54 76g 41 68e 36 64e 36 71e,j 63 28 65e 24c/26d 59 79g 36 67g,i 57 48 57 74g 65i 54
ACR50 (% patiënten)
12a/14b 28 52g 15 42g 15 38g 15 45g,h 29 12 34g 24c/26d 33 60e 21 54g,h 42 48 43 63g 49i 40
ACR70 (% patiënten)
12a/14b 14 32g 3 23g 6 21g 5 25g,h 13 7 12 24c/26d 18 44g 10 35g,h 23 48 29 51g 36h 23
CDAI ≤ 10 (% patiënten) 12a/14b 30 46g 25 35l 19 40e 16 40e,h 30 14 32g
24c/26d 38 56g 22 53g,h 38 48 43 60g 47h 34 Afkortingen: ACR20 (of 50 of 70) = American College of Rheumatology ≥ 20% (of ≥ 50% of ≥70%) verbetering; ADA = adalimumab; CDAI = Clinical Disease Activity Index; CR = klinische remissie; CRP = C-reactief proteïne, DAS28 = Disease Activity Score 28 joints (ziekteactiviteitsscore voor 28 gewrichten); IR = onvoldoende respons, LDA = Low Disease Activity (lage ziekteactiviteit); MTX = methotrexaat; PBO = placebo; UPA= upadacitinib
a SELECT-NEXT, SELECT-EARLY, SELECT-COMPARE, SELECT-BEYOND b SELECT-MONOTHERAPY
c SELECT-EARLY
d SELECT-COMPARE
e multipliciteit gecontroleerd p ≤ 0,001, vergelijking upadacitinib vs. placebo of MTX f voor multipliciteit gecontroleerd p ≤ 0,01, vergelijking upadacitinib vs. placebo of MTX g nominaal p ≤ 0,001, vergelijking upadacitinib vs. placebo of MTX
h nominaal p ≤ 0,001, vergelijking upadacitinib vs. adalimumab
i nominaal p ≤ 0,01, vergelijking upadacitinib vs. adalimumab
j nominaal p < 0,05, vergelijking upadacitinib vs. adalimumab
k nominaal p ≤ 0,01, vergelijking upadacitinib vs. placebo of MTX
l nominaal p < 0,05, vergelijking upadacitinib vs. MTX
Opmerking: week 48-data verkregen uit analyse van Full Analysis set (FAS) in gerandomiseerde groep met gebruik van non-responder imputation.
Radiografische respons
Remming van de progressie van de structurele gewrichtsschade werd geëvalueerd aan de hand van de gemodificeerde Totale Sharp-score (mTSS) en de onderdelen ervan, de erosiescore en de score voor gewrichtsspleetvernauwing in week 24/26 en week 48 in SELECT-EARLY en SELECT-COMPARE.
De behandeling met 15 mg upadacitinib leidde tot een significant grotere remming van de progressie van structurele gewrichtsschade vergeleken met placebo in combinatie met MTX in SELECT-COMPARE en als monotherapie vergeleken met MTX in SELECT-EARLY (tabel 7). De analyses van de scores voor erosie en gewrichtsspleetvernauwing waren consistent met de totaalscores. Het aandeel patiënten zonder radiografische progressie (mTSS-verandering ≤ 0) was in beide onderzoeken significant hoger met 15 mg upadacitinib. De remming van de progressie van de structurele gewrichtsschade bleef in beide onderzoeken tot en met week 96 behouden bij patiënten die op hun oorspronkelijk toegewezen behandeling bleven met 15 mg upadacitinib (gebaseerd op beschikbare resultaten van 327 patiënten in SELECT-COMPARE en 238 patiënten in SELECT-EARLY).
Tabel 7 Radiografische veranderingen
| Onderzoek | SELECT EARLY MTX-naїef | SELECT COMPARE MTX-IR | ||||
| Behandelgroep | MTX | UPA 15 mg | PBOa | UPA 15 mg | ADA 40 mg | |
| Gemodificeerde Total Sharp-score, gemiddelde verandering t.o.v. baseline | ||||||
| Week 24b/26c | 0,7 | 0,1f | 0,9 | 0,2g | 0,1 | |
| Week 48 | 1,0 | 0,03e | 1,7 | 0,3e | 0,4 | |
| Aandeel patiënten zonder radiografische progressied | ||||||
| Week 24b/26c | 77,7 | 87,5f | 76,0 | 83,5f | 86,8 | |
| Week 48 | 74,3 | 89,9e | 74,1 | 86,4e | 87,9 | |
Afkortingen: ADA = adalimumab; IR = onvoldoende respons; MTX = methotrexaat; PBO = placebo; UPA= upadacitinib a Alle placebogegevens in week 48 afgeleid met behulp van lineaire extrapolatie b SELECT-EARLY c SELECT-COMPARE d Geen progressie is gedefinieerd als mTSS-verandering ≤ 0 e nominaal p ≤ 0,001, vergelijking upadacitinib vs. placebo of MTX f multipliciteit gecontroleerd p ≤ 0,01, vergelijking upadacitinib vs. placebo of MTX g multipliciteit gecontroleerd p ≤ 0,001, vergelijking upadacitinib vs. placebo of MTX | ||||||
Lichamelijk functioneren en gezondheidsgerelateerde uitkomsten
De behandeling met 15 mg upadacitinib alleen of in combinatie met csDMARD's leidde tot een significant grotere verbetering in lichamelijk functioneren vergeleken met alle vergelijkende middelen, zoals gemeten met de HAQ-DI (zie tabel 8). De verbetering in HAQ-DI werd tot en met 3 jaar behouden bij patiënten die op hun oorspronkelijk toegewezen behandeling met 15 mg upadacitinib bleven op basis van beschikbare resultaten van SELECT-COMPARE en SELECT-EARLY.
Tabel 8 Gemiddelde verandering in HAQ-DI t.o.v. baselinea,b
| Onder-zoek | SELECT EARLY MTX-naїef | SELECT MONO MTX-IR | SELECT NEXT csDMARD-IR | SELECT COMPARE MTX-IR | SELECT BEYOND BIO-IR | ||||||
| Behandel-groep | MTX | UPA 15 mg | MTX | UPA 15 mg | PBO | UPA 15 mg | PBO | UPA 15 mg | ADA 40 mg | PBO | UPA 15 mg |
| N | 313 | 317 | 216 | 216 | 220 | 216 | 648 | 644 | 324 | 165 | 163 |
Baseline-score, gemiddelde | 1,6 | 1,6 | 1,5 | 1,5 | 1,4 | 1,5 | 1,6 | 1,6 | 1,6 | 1,6 | 1,7 |
| Week 12c/14d | -0,5 | -0,8h | -0,3 | -0,7g | -0,3 | -0,6g | -0,3 | -0,6g,i | -0,5 | -0,2 | -0,4g |
| Week 24e/26f | -0,6 | -0,9g | -0,3 | -0,7h,i | -0,6 | ||||||
Afkortingen: ADA = adalimumab; HAQ-DI = Health Assessment Questionnaire-Disability Index; IR = onvoldoende respons; MTX = methotrexaat; PBO = placebo; UPA = upadacitinib a Weergegeven gegevens zijn gemiddelden b Health Assessment Questionnaire - Disability Index 0=beste, 3=slechtste; 20 vragen; 8 categorieën: aankleden en persoonlijke verzorging, opstaan, eten, lopen, hygiëne, reiken en pakken, grip en activiteiten. c SELECT-EARLY, SELECT-NEXT, SELECT-COMPARE, SELECT-BEYOND d SELECT-MONOTHERAPY e SELECT-EARLY f SELECT-COMPARE g multipliciteit gecontroleerd p ≤ 0,001, vergelijking upadacitinib vs. placebo of MTX h nominaal p ≤ 0,001, vergelijking upadacitinib vs. placebo of MTX i nominaal p ≤ 0,01 vergelijking upadacitinib vs. adalimumab | |||||||||||
In de onderzoeken SELECT-MONOTHERAPY, SELECT-NEXT en SELECT-COMPARE leidde de behandeling met 15 mg upadacitinib vergeleken met placebo en MTX tot een significant grotere verbetering in de gemiddelde duur van de ochtendstijfheid in de gewrichten.
In de klinische onderzoeken meldden patiënten die met upadacitinib werden behandeld significante verbeteringen in de door de patiënt gerapporteerde kwaliteit van leven, zoals gemeten met behulp van de Short Form Health Survey (SF-36) Physical Component Summary, in vergelijking met placebo en MTX. Bovendien meldden patiënten die werden behandeld met upadacitinib significante verbeteringen van vermoeidheid, zoals gemeten met de Functional Assessment of Chronic Illness Therapy-Fatigue score (FACIT-F), in vergelijking met placebo.
Artritis psoriatica
De werkzaamheid en veiligheid van eenmaal daags 15 mg upadacitinib werd geëvalueerd in twee gerandomiseerde, dubbelblinde, multicenter, placebogecontroleerde fase 3‑onderzoeken bij patiënten van 18 jaar en ouder met matig tot ernstig actieve artritis psoriatica. Alle patiënten hadden actieve artritis psoriatica gedurende minimaal 6 maanden volgens de CASPAR‑criteria (Classification Criteria for Psoriatic Arthritis) en minimaal 3 gevoelige gewrichten en minimaal 3 gezwollen gewrichten, en actieve plaque psoriasis of voorgeschiedenis van plaque psoriasis. In beide onderzoeken was het primaire eindpunt het aandeel patiënten dat een ACR20‑respons bereikte in week 12.
SELECT‑PsA 1 was een onderzoek van 24 weken met 1705 patiënten met onvoldoende respons op minimaal één niet‑biologische DMARD of die deze niet konden verdragen. Bij baseline gebruikten 1393 patiënten (82%) minimaal één gelijktijdige niet‑biologische DMARD, 1084 patiënten (64%) kregen gelijktijdig uitsluitend MTX en 311 patiënten (18%) kregen monotherapie. Patiënten kregen eenmaal daags 15 mg of 30 mg upadacitinib, adalimumab of placebo. In week 24 werden alle patiënten die waren gerandomiseerd naar placebo, op een geblindeerde manier overgeschakeld naar eenmaal daags 15 mg of 30 mg upadacitinib. Bij SELECT‑PsA 1 was een langetermijnvoortzetting van maximaal 5 jaar opgenomen.
SELECT‑PsA 2 was een onderzoek van 24 weken met 642 patiënten met onvoldoende respons op minimaal één biologische DMARD of die deze niet konden verdragen. Bij baseline gebruikten 296 patiënten (46%) minimaal één gelijktijdige niet‑biologische DMARD, 222 patiënten (35%) kregen gelijktijdig uitsluitend MTX en 345 patiënten (54%) kregen monotherapie. Patiënten kregen eenmaal daags 15 mg of 30 mg upadacitinib of placebo. In week 24 werden alle patiënten die waren gerandomiseerd naar placebo, op een geblindeerde manier overgeschakeld naar eenmaal daags 15 mg of 30 mg upadacitinib. Bij SELECT‑PsA 2 was een langetermijnvoortzetting van maximaal 3 jaar opgenomen.
Klinische respons
In beide onderzoeken bereikte in week 12 een statistisch significant groter aandeel patiënten die met 15 mg upadacitinib werden behandeld, een ACR20‑respons dan patiënten die placebo kregen (tabel 9). De tijd tot optreden van de werkzaamheid was kort voor alle metingen waarbij grotere responsen al in week 2 werden waargenomen voor ACR20.
De behandeling met 15 mg upadacitinib leidde tot verbeteringen in afzonderlijke ACR-componenten, waaronder het aantal gevoelige/pijnlijke en gezwollen gewrichten, algemene beoordeling door patiënt en arts, HAQ-DI, pijnbeoordeling en hsCRP in vergelijking met placebo.
In SELECT‑PsA 1 bereikte 15 mg upadacitinib non‑inferioriteit vergeleken met adalimumab in het aandeel patiënten dat een ACR20‑respons bereikte in week 12; superioriteit ten opzichte van adalimumab kon echter niet worden aangetoond.
In beide onderzoeken werden consistente responsen waargenomen alleen of in combinatie met MTX voor de primaire en de belangrijkste secundaire eindpunten.
De werkzaamheid van 15 mg upadacitinib werd aangetoond, onafhankelijk van de geëvalueerde subgroepen waaronder BMI bij baseline, hsCRP bij baseline en aantal eerdere niet‑biologische DMARD's (≤ 1 or >1).
Tabel 9 Klinische respons in SELECT‑PsA 1 en SELECT‑PsA 2
| Onderzoek | SELECT‑PsA 1 niet‑biologische DMARD‑IR | SELECT‑PsA 2 bDMARD-IR | |||||||
| Behandelgroep | PBO | UPA 15 mg | ADA 40 mg | PBO | UPA 15 mg | ||||
| N | 423 | 429 | 429 | 212 | 211 | ||||
| ACR20, % patiënten (95%-BI) | |||||||||
| Week 12 | 36 (32; 41) | 71 (66; 75)f | 65 (61; 70) | 24 (18; 30) | 57 (50; 64) | ||||
Verschil met placebo (95%-BI) | 35 (28; 41)d,e | - | 33 (24; 42)d,e | ||||||
| Week 24 | 45 (40; 50) | 73 (69; 78) | 67 (63; 72) | 20 (15; 26) | 59 (53; 66) | ||||
| Week 56 | 74 (70; 79) | 69 (64; 73) | 60 (53; 66) | ||||||
| ACR50, % patiënten (95%-BI) | |||||||||
| Week 12 | 13 (10; 17) | 38 (33; 42) | 38 (33; 42) | 5 (2; 8) | 32 (26; 38) | ||||
| Week 24 | 19 (15; 23) | 52 (48; 57) | 44 (40; 49) | 9 (6; 13) | 38 (32; 45) | ||||
| Week 56 | 60 (55; 64) | 51 (47; 56) | 41 (34; 47) | ||||||
| ACR70, % patiënten (95%-BI) | |||||||||
| Week 12 | 2 (1; 4) | 16 (12; 19) | 14 (11; 17) | 1 (0; 1) | 9 (5; 12) | ||||
| Week 24 | 5 (3; 7) | 29 (24; 33) | 23 (19; 27) | 1 (0; 2) | 19 (14; 25) | ||||
| Week 56 | 41 (36; 45) | 31 (27; 36) | 24 (18; 30) | ||||||
| MDA, % patiënten (95%-BI) | |||||||||
| Week 12 | 6 (4; 9) | 25 (21; 29) | 25 (21; 29) | 4 (2; 7) | 17 (12; 22) | ||||
| Week 24 | 12 (9; 15) | 37 (32; 41)e | 33 (29; 38) | 3 (1; 5) | 25 (19; 31)e | ||||
| Week 56 | 45 (40; 50) | 40 (35; 44) | 29 (23; 36) | ||||||
| Verdwijnen van enthesitis (LEI = 0), % patiënten (95%-BI)a | |||||||||
| Week 12 | 33 (27; 39) | 47 (42; 53) | 47 (41; 53) | 20 (14; 27) | 39 (31; 47) | ||||
| Week 24 | 32 (27; 39) | 54 (48; 60)e | 47 (42; 53) | 15 (9; 21) | 43 (34; 51) | ||||
| Week 56 | 59 (53; 65) | 54 (48; 60) | 43 (34; 51) | ||||||
| Verdwijnen van dactylitis (LDI = 0), % patiënten (95%-BI)b | |||||||||
| Week 12 | 42 (33; 51) | 74 (66; 81) | 72 (64; 80) | 36 (24; 48) | 64 (51; 76) | ||||
| Week 24 | 40 (31; 48) | 77 (69; 84) | 74 (66; 82) | 28 (17; 39) | 58 (45; 71) | ||||
| Week 56 | 75 (68; 82) | 74 (66; 82) | 51 (38; 64) | ||||||
| PASI75, % patiënten (95%-BI)c | |||||||||
| Week 16 | 21 (16; 27) | 63 (56; 69)e | 53 (46; 60) | 16 (10; 22) | 52 (44; 61)e | ||||
| Week 24 | 27 (21; 33) | 64 (58; 70) | 59 (52; 65) | 19 (12; 26) | 54 (45; 62) | ||||
| Week 56 | 65 (59; 72) | 61 (55; 68) | 52 (44; 61) | ||||||
| PASI90, % patiënten (95%-BI)c | |||||||||
| Week 16 | 12 (8; 17) | 38 (32; 45) | 39 (32; 45) | 8 (4; 13) | 35 (26; 43) | ||||
| Week 24 | 17 (12; 22) | 42 (35; 48) | 45 (38; 52) | 7 (3; 11) | 36 (28; 44) | ||||
| Week 56 | 49 (42; 56) | 47 (40; 54) | 41 (32; 49) | ||||||
Afkortingen: ACR20 (of 50 of 70) = American College of Rheumatology ≥ 20% (of ≥ 50% of ≥ 70%) verbetering; ADA = adalimumab; bDMARD = biologic Disease-Modifying Anti-Rheumatic Drug; IR = onvoldoende respons; MDA = minimale ziekteactiviteit; PASI75 (of 90) = ≥ 75% (of ≥ 90%) verbetering op Psoriasis Area and Severity Index; PBO = placebo; UPA = upadacitinib Patiënten die stopten met gerandomiseerde behandeling of van wie gegevens ontbraken in de week van de evaluatie, werden in de analyses ingevoerd als non-responders. Voor MDA, verdwijnen van enthesitis en verdwijnen van dactylitis in week 24/56 werden patiënten die rescue medicatie kregen in week 16, in de analyses ingevoerd als non-responders. | |||||||||
| Onderzoek | SELECT‑PsA 1 niet‑biologische DMARD‑IR | SELECT‑PsA 2 bDMARD-IR |
a Bij patiënten met enthesitis bij baseline (respectievelijk n = 241, 270 en 265 voor SELECT‑PsA 1 en respectievelijk n = 144 en 133 voor SELECT‑PsA 2) b Bij patiënten met dactylitis bij baseline (respectievelijk n = 126, 136 en 127 voor SELECT‑PsA 1 en respectievelijk n = 64 en 55 voor SELECT‑PsA 2) c Bij patiënten met ≥ 3% BSA psoriasis bij baseline (respectievelijk n = 211, 214 en 211 voor SELECT‑PsA 1 en respectievelijk n = 131 en 130 voor SELECT‑PsA 2) d primair eindpunt e multipliciteit gecontroleerd p ≤ 0,001, vergelijking upadacitinib vs. placebo f multipliciteit gecontroleerd p ≤ 0,001, vergelijking upadacitinib vs. adalimumab (non-inferioriteitstoets) | ||
Radiografische respons
In SELECT‑PsA 1 werd remming van de progressie van structurele schade radiografisch beoordeeld en uitgedrukt als verandering ten opzichte van baseline in gemodificeerde Total Sharp-score (mTSS) en de onderdelen ervan, de erosiescore en de score voor gewrichtsspleetvernauwing in week 24. Behandeling met 15 mg upadacitinib leidde tot een statistisch significant grotere remming van de progressie van structurele gewrichtsschade vergeleken met placebo in week 24 (tabel 10). De scores voor erosie en gewrichtsspleetvernauwing waren consistent met de totaalscores. Het aandeel patiënten zonder radiografische progressie (mTSS-verandering ≤ 0,5) was hoger met 15 mg upadacitinib vergeleken met placebo in week 24.
Tabel 10 Radiografische veranderingen in SELECT‑PsA 1
| Behandelgroep | PBO | UPA 15 mg | ADA 40 mg |
| Gemodificeerde Total Sharp-score, gemiddelde verandering t.o.v. baseline (95%-BI) | |||
| Week 24 | 0,25 (0,13; 0,36) | -0,04 (-0,16; 0,07)c | 0,01 (-0,11; 0,13) |
| Week 56a | 0,44 (0,29; 0,59) | -0,05 (-0,20; 0,09) | -0.06 (-0.20; 0,09) |
| Aandeel patiënten zonder radiografische progressieb, % (95%-BI) | |||
| Week 24 | 92 (89; 95) | 96 (94; 98) | 95 (93; 97) |
| Week 56a | 89 (86; 92) | 97 (96; 99) | 94 (92; 97) |
| Afkortingen: ADA = adalimumab; PBO = placebo; UPA= upadacitinib a Alle placebogegevens in week 56 afgeleid door middel van lineaire extrapolatie b Geen progressie is gedefinieerd als mTSS-verandering ≤ 0,5 c multipliciteit gecontroleerd p ≤ 0,001, vergelijking upadacitinib vs. placebo | |||
Lichamelijk functioneren en gezondheidsgerelateerde uitkomsten
In SELECT‑PsA 1 lieten patiënten die werden behandeld met 15 mg upadacitinib, een statistisch significante verbetering in lichamelijk functioneren zien ten opzichte van baseline, beoordeeld met de HAQ‑DI in week 12 (-0,42 [95%-BI: -0,47;-0,37]) vergeleken met placebo (-0,14 [95%- BI: -0,18; -0,09]); verbetering bij patiënten die werden behandeld met adalimumab was -0,34 (95%-BI: -0,38; -0,29). In SELECT-PsA 2 lieten patiënten die werden behandeld met 15 mg upadacitinib, een statistisch significante verbetering zien ten opzichte van baseline, beoordeeld met de HAQ‑DI in week 12 (-0,30 [95%- BI: -0,37;-0,24]) vergeleken met placebo (-0,10 [95%-BI: -0,16; -0,03]). Verbetering in lichamelijk functioneren bleef in beide onderzoeken behouden tot en met week 56.
Gezondheidsgerelateerde kwaliteit van leven werd beoordeeld met SF‑36v2. In beide onderzoeken ervoeren patiënten die 15 mg upadacitinib kregen, een statistisch significant grotere verbetering ten opzichte van baseline in de Physical Component Summary-score vergeleken met placebo in week 12. Verbetering ten opzichte van baseline bleef in beide onderzoeken behouden tot en met week 56.
Patiënten die 15 mg upadacitinib kregen, ervoeren in beide onderzoeken een statistisch significante verbetering ten opzichte van baseline in vermoeidheid, gemeten met de FACIT‑F-score in week 12 vergeleken met placebo. Verbetering ten opzichte van baseline bleef in beide onderzoeken behouden tot en met week 56.
Bij baseline werd psoriatische spondylitis gemeld door respectievelijk 31% en 34% van de patiënten in SELECT‑PsA 1 en SELECT‑PsA 2. Patiënten met psoriatische spondylitis die werden behandeld met 15 mg upadacitinib, vertoonden verbetering van Bath Ankylosing Spondylitis Disease Activity Index (BASDAI) -scores vergeleken met placebo in week 24. Verbetering ten opzichte van baseline bleef in beide onderzoeken behouden tot en met week 56.
Axiale spondyloartritis
Niet-radiografische axiale spondyloartritis
De werkzaamheid en veiligheid van 15 mg upadacitinib eenmaal daags werd beoordeeld in een gerandomiseerd, dubbelblind, multicenter, placebogecontroleerd onderzoek bij patiënten van 18 jaar en ouder met actieve, niet-radiografische axiale spondyloartritis. Het onderzoek SELECT-AXIS 2 (nr-axSpA) was een placebogecontroleerd onderzoek van 52 weken bij 314 patiënten met actieve, niet-radiografische axiale spondyloartritis met onvoldoende respons op minimaal twee NSAID’s of intolerantie of contra-indicatie voor NSAID’s. De patiënten moesten objectieve tekenen van ontsteking hebben gehad zoals gebleken uit een verhoogd CRP (gedefinieerd als > bovengrens van normaal), en/of sacro-iliitis op magnetic resonance imaging (MRI) en geen definitief radiografisch bewijs voor structurele schade aan sacro-iliacale gewrichten. De patiënten hadden bij de screenings- en baselinebezoeken een actieve ziekte, zoals gedefinieerd door een BASDAI-score ≥ 4 en een Patient’s Assessment of Total Back Pain score ≥ 4, op basis van een Numerical Rating Scale (NRS)-score van 0 tot 10. Bij baseline hadden de patiënten sinds gemiddeld 9,1 jaar symptomen van niet-radiografische axiale spondyloartritis en gebruikte 29,1% van de patiënten gelijktijdig een csDMARD. Van de patiënten had 32,9% intolerantie voor of onvoldoende respons op behandeling met een bDMARD. Patiënten kregen 15 mg upadacitinib eenmaal daags of placebo. In week 52 werden alle patiënten die waren gerandomiseerd naar placebo, overgeschakeld naar 15 mg upadacitinib eenmaal daags. Het primaire eindpunt was het deel van de patiënten met een respons volgens de Assessment SpondyloArthritis international Society 40 (ASAS40) in week 14. Bij het onderzoek was een langetermijnvoortzetting van maximaal 2 jaar opgenomen. Van de patiënten die aanvankelijk gerandomiseerd waren naar upadacitinib, zette 75% (117/156) in SELECT-AXIS 2 (nr-axSpA) de behandeling gedurende 2 jaar voort.
Klinische respons
In SELECT-AXIS 2 (nr-axSpA) bereikte in week 14 een significant groter aandeel patiënten die werden behandeld met 15 mg upadacitinib een ASAS40‑respons dan patiënten die placebo kregen (tabel 11). Er werd een numeriek verschil waargenomen tussen de behandelgroepen van week 2 tot week 14.
Behandeling met 15 mg upadacitinib gaf in week 14 verbetering in individuele ASAS-onderdelen (door patiënt gerapporteerde globale beoordeling van ziekteactiviteit, beoordeling totale rugpijn, ontsteking en functie) en andere metingen voor ziekteactiviteit, waaronder hsCRP, vergeleken met placebo.
De werkzaamheid van 15 mg upadacitinib werd aangetoond in alle subgroepen, waaronder geslacht, BMI bij baseline, duur van de symptomen van niet-radiografische axiale spondyloartritis, hsCRP bij baseline, MRI-sacro-iliitis en eerder gebruik van bDMARD’s.
Tabel 11: Klinische respons in SELECT‑AXIS 2 (nr-axSpA)
| Behandelgroep | PBO | UPA 15 mg |
| N | 157 | 156 |
| ASAS40, % patiënten (95%-BI)a | ||
| Week 14 | 22,5 (16,0; 29,1) | 44,9 (37,1; 52,7) |
| Verschil met placebo (95%- BI) | 22,2 (12,1; 32,3)b | |
| Week 52 | 42,7 (34,9; 50,4) | 62,8 (55,2; 70,4) d |
| ASAS20, % patiënten (95%-BI)a | ||
| Week 14 | 43,8 (36,0; 51,5) | 66,7 (59,3; 74,1)b |
| ASAS gedeeltelijke remissie, % patiënten (95%-BI) | ||
| Week 14 | 7,6 (3,5; 11,8) | 18,6 (12,5; 24,7)c |
| BASDAI 50, % patiënten (95%-BI) | ||
| Week 14 | 22,1 (15,5; 28,6) | 42,3 (34,6; 50,1)b |
| Verandering ten opzichte van baseline in ASDAS‑CRP (95%-BI) | ||
| Week 14 | -0,71 (-0,85; -0,56) | -1,36 (-1,50; -1,21)b |
| ASDAS inactieve ziekte, % patiënten (95%-BI) | ||
| Week 14 | 5,2 (1,7; 8,7) | 14,1 (8,6; 19,6)c |
| ASDAS lage ziekteactiviteit, % patiënten (95%-BI) | ||
| Week 14 | 18,3 (12,2; 24,4) | 42,3 (34,6; 50,1)b |
Afkortingen: ASAS20 (of ASAS40) = Assessment of SpondyloArthritis international Society ≥ 20% (of ≥ 40%) verbetering; ASDAS-CRP = Ankylosing Spondylitis Disease Activity Score C‑reactief proteïne; BASDAI = Bath Ankylosing Spondylitis Disease Activity Index; PBO = placebo; UPA = upadacitinib a Een ASAS20 (ASAS40) respons wordt gedefinieerd als een verbetering van ≥ 20% (≥ 40%) en een absolute verbetering ten opzichte van baseline van ≥ 1 (≥ 2) eenheid (eenheden) (spreiding 0 tot 10) in ≥ 3 van 4 domeinen (globale beoordeling patiënt, totale rugpijn, functie en ontsteking) en geen verergering in de mogelijke overgebleven domeinen (gedefinieerd als verergering ≥ 20% en ≥ 1 eenheid voor ASAS20 of gedefinieerd als verergering van > 0 eenheden voor ASAS40). b multipliciteit gecontroleerd p ≤ 0,001, vergelijking upadacitinib vs. placebo c multipliciteit gecontroleerd p ≤ 0,01, vergelijking upadacitinib vs. placebo d Nominaal p≤0,001 vergelijking upadacitinib vs. placebo, volgens vooraf gespecificeerde, multipliciteitgecontroleerde testsequentie Voor binaire eindpunten zijn de resultaten gebaseerd op non-responder imputatie in combinatie met multipele imputatie. Voor continue eindpunten zijn de resultaten gebaseerd op least squares gemiddelde verandering ten opzichte van baseline met behulp van mixed-effect models repeated measures analysis. | ||
De werkzaamheid werd gedurende 2 jaar behouden, zoals beoordeeld met de eindpunten in tabel 11.
Lichamelijk functioneren en gezondheidsgerelateerde uitkomsten
Patiënten die werden behandeld met 15 mg upadacitinib vertoonden een significante verbetering in lichamelijk functioneren ten opzichte van baseline vergeleken met placebo, zoals beoordeeld met de Bath Ankylosing Spondylitis Disease Functional Index (BASFI) in week 14.
Patiënten die werden behandeld met 15 mg upadacitinib vertoonden een significante verbetering in totale rugpijn en nachtelijke rugpijn ten opzichte van baseline vergeleken met placebo in week 14.
Patiënten die werden behandeld met 15 mg upadacitinib vertoonden een significante verbetering in gezondheidsgerelateerde kwaliteit van leven en algehele gezondheid, zoals gemeten met respectievelijk de ASQoL en de ASAS Health Index ten opzichte van baseline vergeleken met placebo in week 14.
Verbeteringen in BASFI, totale en nachtelijke rugpijn, ASQoL en ASAS Health Index werden gedurende 2 jaar behouden.
Objectieve meting van ontsteking
Tekenen van ontsteking werden beoordeeld via MRI en uitgedrukt als verandering ten opzichte van baseline in de Spondyloarthritis Research Consortium of Canada (SPARCC)‑score voor de sacro-iliacale gewrichten. In week 14 werd een significante verbetering van ontstekingssymptomen in de sacro-iliacale gewrichten gezien bij patiënten die werden behandeld met 15 mg upadacitinib vergeleken met placebo. De verbetering van de ontsteking, zoals vastgesteld met behulp van MRI, werd gedurende 2 jaar behouden.
Spondylitis ankylopoetica (AS, radiografische axiale spondyloartritis)
De werkzaamheid en veiligheid van 15 mg upadacitinib eenmaal daags werd beoordeeld in twee gerandomiseerde, dubbelblinde, multicenter, placebogecontroleerde onderzoeken bij patiënten van 18 jaar en ouder met actieve spondylitis ankylopoetica, gebaseerd op BASDAI-scores ≥ 4 en door de patiënt gerapporteerde totale rugpijnscore ≥ 4. Bij beide onderzoeken was een langetermijnvoortzetting van maximaal 2 jaar opgenomen.
SELECT‑AXIS 1 was een placebogecontroleerd onderzoek van 14 weken bij 187 patiënten met spondylitis ankylopoetica met onvoldoende respons op minimaal twee NSAID’s of intolerantie of contra-indicatie voor NSAID’s, en die niet eerder biologische DMARD’s hadden gebruikt. Bij baseline hadden patiënten gemiddeld sinds 14,4 jaar symptomen van spondylitis ankylopoetica en gebruikte ongeveer 16% van de patiënten gelijktijdig een csDMARD. Patiënten kregen 15 mg upadacitinib eenmaal daags of placebo. In week 14 werden alle patiënten die waren gerandomiseerd naar placebo, op een geblindeerde manier overgeschakeld naar 15 mg upadacitinib eenmaal daags. Het primaire eindpunt was het deel van de patiënten met een respons volgens de SpondyloArthritis international Society 40 (ASAS40) in week 14.
SELECT‑AXIS 2 (AS) was een placebogecontroleerd onderzoek van 14 weken bij 420 patiënten met spondylitis ankylopoetica met eerdere blootstelling aan bDMARD’s (77,4% ervoer onvoldoende werkzaamheid van een TNF-remmer of een interleukine-17-remmer (IL-17i); bij 30,2% was er sprake van intolerantie; 12,9% had eerdere blootstelling aan twee bDMARD’s, maar ervoer niet onvoldoende werkzaamheid). Bij baseline hadden de patiënten sinds gemiddeld 12,8 jaar symptomen van spondylitis ankylopoetica en gebruikte 31% van de patiënten gelijktijdig een csDMARD. Patiënten kregen 15 mg upadacitinib eenmaal daags of placebo. In week 14 werden alle patiënten die waren gerandomiseerd naar placebo, overgeschakeld naar 15 mg upadacitinib eenmaal daags. Het primaire eindpunt was het deel van de patiënten met een respons volgens de SpondyloArthritis international Society 40 (ASAS40) in week 14.
Van de patiënten die aanvankelijk gerandomiseerd waren naar upadacitinib, zette 72% (67/93) in SELECT-AXIS 1 en 77% (163/211) in SELECT-AXIS 2 (AS) de behandeling gedurende 2 jaar voort.
Klinische respons
In beide onderzoeken bereikte in week 14 een significant groter aandeel patiënten die werden behandeld met 15 mg upadacitinib een ASAS40‑respons dan patiënten die placebo kregen (tabel 12). In SELECT-AXIS 1 werd voor ASAS40 vanaf week 2 een numeriek verschil waargenomen tussen de behandelgroepen en in SELECT-AXIS 2 (AS) vanaf week 4.
Behandeling met 15 mg upadacitinib gaf verbetering in individuele ASAS-onderdelen (door patiënt gerapporteerde globale beoordeling van ziekteactiviteit, beoordeling totale rugpijn, ontsteking en functie) en andere maten voor ziekteactiviteit, waaronder hsCRP, in week 14 vergeleken met placebo.
De werkzaamheid van 15 mg upadacitinib werd aangetoond onafhankelijk van de geëvalueerde subgroepen, waaronder geslacht, BMI bij baseline, duur van de AS‑symptomen, hsCRP bij baseline en eerder gebruik van bDMARD’s.
Tabel 12 Klinische respons
| Onderzoek | SELECT-AXIS 1 bDMARD-naïef | SELECT-AXIS 2 (AS) bDMARD-IR | ||
| Behandelgroep | PBO | UPA 15 mg | PBO | UPA 15 mg |
| N | 94 | 93 | 209 | 211 |
| ASAS40, % patiënten (95%-BI)a, b | ||||
| Week 14 | 25,5 (16,7; 34,3) | 51,6 (41,5; 61,8) | 18,2 (13,0; 23,4) | 44,5 (37,8; 51,3) |
Verschil met placebo (95%- BI) | 26,1 (12,6; 39,5)c | 26,4 (17,9; 34,9)c | ||
| ASAS20, % patiënten (95%-BI)a | ||||
| Week 14 | 40,4 (30,5; 50,3) | 64,5 (54,8; 74,2)e | 38,3 (31,7; 44,9) | 65,4 (59,0; 71,8)c |
| ASAS gedeeltelijke remissie, % patiënten (95%-BI) | ||||
| Week 14 | 1,1 (0,0; 3,1) | 19,4 (11,3; 27,4)c | 4,3 (1,6; 7,1) | 17,5 (12,4; 22,7)c |
| BASDAI 50, % patiënten (95%-BI) | ||||
| Week 14 | 23,4 (14,8; 32,0) | 45,2 (35,0; 55,3)d | 16,7 (11,7; 21,8) | 43,1 (36,4; 49,8)c |
| Verandering ten opzichte van baseline in ASDAS‑CRP (95%-BI) | ||||
| Week 14 | -0,54 (-0,71; - 0,37) | -1,45 (-1,62; - 1,28)c | -0,49 (-0,62; - 0,37) | -1,52 (-1,64; - 1,39)c |
| ASDAS inactieve ziekte, % patiënten (95%-BI) | ||||
| Week 14 | 0 | 16,1 (8,7; 23,6)e | 1,9 (0,1; 3,8) | 12,8 (8,3; 17,3)c |
| ASDAS lage ziekteactiviteit, % patiënten (95%-BI) | ||||
| Week 14 | 10,6 (4,4; 16,9) | 49,5 (39,3; 59,6)f | 10,1 (6,0; 14,2) | 44,1 (37,4; 50,8)c |
| ASDAS aanzienlijke verbetering, % patiënten (95%-BI) | ||||
| Week 14 | 5,3 (0,8; 9,9) | 32,3 (22,8; 41,8)e | 4,8 (1,9; 7,7) | 30,3 (24,1; 36,5)e |
a Een ASAS20 (ASAS40) respons wordt gedefinieerd als een verbetering van ≥ 20% (≥ 40%) en een absolute verbetering ten opzichte van baseline van ≥ 1 (≥ 2) eenheid (eenheden) (spreiding 0 tot 10) in ≥ 3 van 4 domeinen (globale beoordeling patiënt, totale rugpijn, functie en ontsteking) en geen verergering in de mogelijke overgebleven domeinen (gedefinieerd als verergering ≥ 20% en ≥ 1 eenheid voor ASAS20 of gedefinieerd als verergering van > 0 eenheden voor ASAS40). b primair eindpunt c multipliciteit gecontroleerd p ≤ 0,001, vergelijking upadacitinib vs. placebo d multipliciteit gecontroleerd p ≤ 0,01, vergelijking upadacitinib vs. placebo e vergelijking, multipliciteit niet gecontroleerd f post-hoc analyse voor SELECT-AXIS 1, multipliciteit niet gecontroleerd Voor binaire eindpunten zijn de resultaten in week 14 gebaseerd op imputatie‑analyse van non‑responders (SELECT-AXIS 1) en op non-responder imputatie in combinatie met multipele imputatie (SELECT-AXIS 2 [AS]). Voor continue eindpunten zijn de resultaten in week 14 gebaseerd op gemiddelde least squares-verandering ten opzichte van baseline met behulp van gemengde modellen voor van analyse herhaalde metingen. | ||||
In beide studies werd de werkzaamheid 2 jaar lang behouden, zoals beoordeeld met de eindpunten in tabel 12.
Respons lichamelijk functioneren en gezondheidsgerelateerde uitkomsten
In beide onderzoeken vertoonden patiënten die werden behandeld met 15 mg upadacitinib een significante verbetering in lichamelijk functioneren vergeleken met placebo, zoals beoordeeld met de verandering ten opzichte van baseline van BASFI in week 14. De verbetering in BASFI werd 2 jaar lang behouden.
In SELECT-AXIS 2 (AS) vertoonden patiënten die werden behandeld met 15 mg upadacitinib significante verbeteringen in totale rugpijn en nachtelijke rugpijn vergeleken met placebo in week 14. De verbeteringen in de totale rugpijn en nachtelijke rugpijn werden gedurende 2 jaar behouden.
In SELECT-AXIS 2 (AS) vertoonden patiënten die werden behandeld met 15 mg upadacitinib significante verbeteringen in gezondheidsgerelateerde kwaliteit van leven en algehele gezondheid, zoals gemeten met respectievelijk de ASQoL en de ASAS Health Index vergeleken met placebo in week 14. De verbeteringen in ASQoL en ASAS Health Index werden gedurende 2 jaar behouden.
Enthesitis
In SELECT-AXIS 2 (AS) vertoonden patiënten met reeds bestaande enthesitis (n = 310) die werden behandeld met 15 mg upadacitinib een significante verbetering van enthesitis vergeleken met placebo, zoals gemeten aan de hand van de verandering ten opzichte van baseline van de Maastricht Ankylosing Spondylitis Enthesitis Score (MASES) in week 14. De verbetering van de enthesitis werd gedurende 2 jaar behouden.
Mobiliteit van wervelkolom
In SELECT-AXIS 2 (AS) vertoonden patiënten die werden behandeld met 15 mg upadacitinib een significante verbetering in mobiliteit van de wervelkolom vergeleken met placebo, zoals gemeten aan de hand van de verandering ten opzichte van baseline van Bath Ankylosing Spondylitis Metrology Index (BASMI) in week 14. De verbetering van de BASMI werd gedurende 2 jaar behouden.
Objectieve meting van ontsteking
Tekenen van ontsteking werden beoordeeld via MRI en uitgedrukt als verandering ten opzichte van baseline in de SPARCC‑score voor de wervelkolom. In beide onderzoeken werd in week 14 een significante verbetering van ontstekingssymptomen in de wervelkolom gezien bij patiënten die werden behandeld met 15 mg upadacitinib vergeleken met placebo. De verbetering van ontsteking, beoordeeld via MRI, werd 2 jaar lang behouden.
Reuscelarteriitis
De werkzaamheid en veiligheid van 15 mg upadacitinib eenmaal daags werden beoordeeld in SELECT-GCA, een gerandomiseerd, dubbelblind, multicenter, placebogecontroleerd fase 3-onderzoek bij patiënten van 50 jaar en ouder met nieuwe of recidief reuscelarteriitis. SELECT-GCA (Periode 1) was een onderzoek van 52 weken waarin 428 patiënten werden gerandomiseerd in een 2:1:1-verhouding en eenmaal daags 15 mg upadacitinib, 7,5 mg upadacitinib of placebo toegediend kregen. Alle patiënten kregen een achtergrondbehandeling met corticosteroïden (prednison of prednisolon). De met upadacitinib behandelde groepen volgden een vooraf gespecificeerde corticosteroïdekuur waarbij werd afgebouwd naar 0 mg gedurende 26 weken; de met placebo behandelde groep volgde een vooraf gespecificeerde corticosteroïdekuur waarbij werd afgebouwd naar 0 mg gedurende 52 weken. Het primaire eindpunt was het percentage patiënten met een aanhoudende remissie in week 52, gedefinieerd als de afwezigheid van tekenen en symptomen van reuscelarteriitis van week 12 tot en met week 52 en therapietrouw aan de in het protocol gedefinieerde afbouwende corticosteroïdekuur. Patiënten die vroegtijdig stopten met de onderzoeksbehandeling (upadacitinib of placebo) of een ontbrekende beoordeling hadden, werden geclassificeerd als non-responders. Bij het onderzoek was een geblindeerde voortzetting van 52 weken (Periode 2) opgenomen voor een totale onderzoeksduur van maximaal 2 jaar.
Klinische respons
De behandeling met 15 mg upadacitinib en een afbouwende corticosteroïdekuur van 26 weken bleek superieur wat betreft het bereiken van een corticosteroïdvrije aanhoudende remissie in week 52 ten opzichte van de behandeling met placebo en een afbouwende corticosteroïdekuur van 52 weken (tabel 13). De resultaten voor elke afzonderlijke component van aanhoudende remissie en aanhoudende volledige remissie in week 52 kwamen overeen met de resultaten voor de samengestelde eindpunten. Voor aanhoudende remissie in week 52 (het primaire eindpunt) werd een vergelijkbaar percentage patiënten in elke arm geclassificeerd als non-responders vanwege vroegtijdig stopzetten
van de onderzoeksbehandeling (placebo: 19,6%; upadacitinib 15 mg: 20,1%) of vanwege een ontbrekende beoordeling (placebo: 0,9%; upadacitinib 15 mg: 0,5%).
Behandeleffecten in subgroepen (geslacht, leeftijd, ras, eerder gebruik van interleukine-6-remmer, nieuwe of recidief reuscelarteriitis, corticosteroïdedosis bij baseline en reuscelarteriitis met of zonder polymyalgia rheumatica) kwamen overeen met de resultaten in de algehele onderzoekspopulatie.
Tot en met week 52 kreeg van de patiënten die werden behandeld met 15 mg upadacitinib en een afbouwende corticosteroïdekuur van 26 weken, een significant kleiner percentage ten minste één ‘flare’ (opvlamming) van reuscelarteriitis dan van de patiënten die werden behandeld met placebo en een afbouwende corticosteroïdekuur van 52 weken. Voorts was het risico op een ‘flare’ in de arm met upadacitinib significant kleiner dan in de arm met placebo, gemeten naar tijd tot de eerste ‘flare’ tot en met week 52 (tabel 13).
Tabel 13 Klinische respons in SELECT-GCA (Periode 1)
| Behandelgroep | PBO + 52 weken durende afbouwende corticosteroïdekuur N=112 | 15 mg UPA + 26 weken durende afbouwende corticosteroïdekuur N=209 | Behandelingsverschil (95%-BI) |
| Aanhoudende remissie in week 52a | 29,0% | 46,4% | 17,1%e (6,3; 27,8) |
Aanhoudende volledige remissie in week 52b | 16,1% | 37,1% | 20,7%f (11,3; 30,2) |
| Volledige remissie in week 52c | 19,6% | 50,2% | 30,3%f (20,4; 40,2) |
| Volledige remissie in week 24c | 36,1% | 57,2% | 20,8%f (9,7; 31,9) |
| Tijd tot eerste RCA-‘flare’ t/m week 52d | 0,57e,g (0,399; 0,826) | ||
Patiënten met één of meer RCA-‘flares’ t/m week 52d | 55,6% | 34,3% | 0,47e,h (0,29; 0,74) |
Afkortingen: ESR = erytrocytensedimentatiesnelheid; RCA = reuscelarteriitis; hsCRP = high sensitivity C-reactief proteïne; PBO = placebo; UPA = upadacitinib a Aanhoudende remissie is gedefinieerd als het bereiken van zowel de afwezigheid van tekenen en symptomen van RCA van week 12 tot en met week 52 als therapietrouw aan de in het protocol gedefinieerde afbouwende corticosteroïdekuur. b Aanhoudende volledige remissie is gedefinieerd als het bereiken van de afwezigheid van tekenen en symptomen van RCA van week 12 tot en met week 52, normalisatie van ESR (tot ≤ 30 mm/uur; indien ESR > 30 mm/uur en verhoging niet toe te schrijven aan RCA, kan aan dit criterium nog steeds worden voldaan) van week 12 tot en met week 52, normalisatie van hsCRP tot < 1 mg/dl zonder verhoging tot ≥ 1 mg/dl (tijdens 2 opeenvolgende bezoeken) van week 12 tot en met week 52 en therapietrouw tijdens de in het protocol gedefinieerde afbouwende corticosteroïdekuur. c Volledige remissie is gedefinieerd als het bereiken van de afwezigheid van tekenen en symptomen van RCA, normalisatie van ESR (tot ≤ 30 mm/uur; indien ESR > 30 mm/uur en verhoging niet toe te schrijven aan RCA, kan aan dit criterium nog steeds worden voldaan), normalisatie van hsCRP | |||
tot < 1 mg/dl en therapietrouw tijdens de in het protocol gedefinieerde afbouwende corticosteroïdekuur.
d Een ‘flare’ van RCA is gedefinieerd als een voorval waarbij tekenen of symptomen van RCA terugkeren, of een ESR-meetwaarde > 30 mm/uur (toe te schrijven aan RCA) waardoor de corticosteroïdedosis moet worden verhoogd, en wordt uitsluitend overwogen nadat aan alle volgende drie criteria is voldaan: geen terugkeer van tekenen of symptomen van RCA, normalisatie van ESR en geen verhoging van de corticosteroïdedosis. Proefpersonen bij wie de beoordeling niet aan alle drie de criteria voldoet, worden geacht een RCA-‘flare’ bij baseline te hebben. De tijd tot de eerste ‘flare’ van RCA wordt berekend vanaf het moment waarop aan alle bovenstaande drie criteria voldaan is. Proefpersonen die aan alle bovenstaande drie criteria voldoen maar nooit een ‘flare’ van RCA ervaren, worden bij de laatste beoordeling gecensureerd.
e p≤0,01
f p≤0,001
g Hazard ratio
h Odds ratio
Cumulatieve corticosteroïdedosis
Onder patiënten die 52 weken gevolgd werden, was de cumulatieve corticosteroïdeblootstelling in week 52 significant lager bij patiënten die werden behandeld met 15 mg upadacitinib en een afbouwende corticosteroïdekuur van 26 weken, dan bij patiënten die placebo en een afbouwende corticosteroïdekuur van 52 weken kregen (mediaan respectievelijk 1615 mg vs. 2882 mg). De vergelijking van de cumulatieve corticosteroïdedosis tussen de arm met upadacitinib en de arm met placebo wordt beïnvloed door de verschillende vooraf gespecificeerde kuren van steroïdeafbouw in de arm met upadacitinib ten opzichte van de arm met placebo.
Gezondheidsgerelateerde uitkomsten
Vermoeidheid werd beoordeeld met de FACIT-Fatigue score. Patiënten die werden behandeld met 15 mg upadacitinib en een afbouwende corticosteroïdekuur van 26 weken, ervoeren in week 52 significant meer verbetering ten opzichte van baseline in de FACIT-Fatigue score dan patiënten die placebo en een afbouwende corticosteroïdekuur van 52 weken kregen (4,0; 95%-BI: 1,33; 6,76).
Gezondheidsgerelateerde kwaliteit van leven werd beoordeeld met SF-36. Patiënten die 15 mg upadacitinib en een afbouwende corticosteroïdekuur van 26 weken kregen, ervoeren in week 52 significant meer verbetering ten opzichte van baseline in de Physical Component Summary-score van F-36 dan patiënten die placebo en een afbouwende corticosteroïdekuur van 52 weken kregen (3,75; 95%-BI: 1,39; 6,11).
Behoud van respons
In totaal bereikten 223 patiënten de geblindeerde verlengingsperiode (Periode 2) van de SELECT-GCA-studie. Patiënten die in Periode 1 oorspronkelijk waren gerandomiseerd naar upadacitinib 15 mg, en die ten minste 24 weken vóór week 52 een aanhoudende remissie hadden bereikt (gedefinieerd als het afwezig zijn van tekenen en symptomen van reuscelarteriitis en het niet gebruiken van corticosteroïden), werden opnieuw gerandomiseerd om upadacitinib 15 mg voort te zetten (N = 68) of om placebo te krijgen (N = 35).
Onder de patiënten die in week 52 een aanhoudende remissie hadden bereikt, behield 71,7% van de patiënten die opnieuw waren gerandomiseerd om behandeling met upadacitinib 15 mg voort te zetten een corticosteroïdvrije remissie tot week 104, vergeleken met 31,4% van de patiënten die opnieuw waren gerandomiseerd naar placebo.
Van de patiënten die opnieuw waren gerandomiseerd naar placebo, ervoer 59,5% een opvlamming van reuscelarteriitis, tegenover 7,4% van de patiënten die opnieuw waren gerandomiseerd om upadacitinib 15 mg voort te zetten. De mediane tijd tot opvlamming was 113 dagen voor patiënten die opnieuw
naar placebo waren gerandomiseerd en was meer dan 365 dagen voor patiënten die opnieuw naar upadacitinib 15 mg waren gerandomiseerd (mediaan niet bereikt).
Atopische dermatitis
De veiligheid en werkzaamheid van 15 mg en 30 mg upadacitinib eenmaal daags werden beoordeeld in drie gerandomiseerde, dubbelblinde, multicenter fase 3-onderzoeken (MEASURE UP 1, MEASURE UP 2 en AD UP) met in totaal 2782 patiënten (12 jaar en ouder). Upadacitinib werd beoordeeld bij 542 (344 in de primaire analyse) jongeren en 2240 volwassen patiënten met matige tot ernstige atopische dermatitis (AD) die onvoldoende onder controle was met topische medicatie. Bij baseline moesten patiënten aan alle volgende criteria voldoen: een Investigator's Global Assessment (vIGA-AD)-score ≥ 3 in de algehele beoordeling van AD (erytheem, induratie/papels en verlies van wondvocht/korstvorming) op een schaal met oplopende ernst van 0 tot 4, een Eczema Area and Severity Index (EASI)-score ≥ 16 (samengestelde score die de mate en ernst van erytheem, oedeem/papels, excoriatie en lichenificatie beoordeelt voor 4 verschillende lichaamsoppervlakken), een minimaal betrokken lichaamsoppervlak (body surface area; BSA) ≥ 10%, en een gemiddelde weekscore op de Worst Pruritus NRS van ≥ 4.
In alle drie de onderzoeken kregen patiënten upadacitinib eenmaal daags in een dosis van 15 mg, 30 mg of overeenkomende placebo gedurende 16 weken. In het AD UP-onderzoek werden patiënten gelijktijdig behandeld met topische corticosteroïden (TCS). Na afronding van de dubbelblinde periode gingen patiënten die oorspronkelijk waren gerandomiseerd naar upadacitinib door met dezelfde dosis tot week 260. Patiënten in de groep die placebo kreeg werden opnieuw gerandomiseerd in een 1:1-verhouding naar 15 mg of 30 mg upadacitinib tot aan week 260.
Kenmerken bij baseline
Bij de onderzoeken met monotherapie (MEASURE UP 1 en 2) had 50,0% van de patiënten bij baseline een vIGA-AD-score van 3 (matig) en had 50,0% van de patiënten bij baseline een vIGA-AD-score van 4 (ernstig). De gemiddelde EASI-score bij baseline was 29,3 en de gemiddelde weekscore op de Worst Pruritus NRS bij baseline was 7,3. Bij de onderzoeken met gelijktijdige TCS (AD UP) had 47,1% van de patiënten bij baseline een vIGA-AD-score van 3 (matig) en had 52,9% van de patiënten bij baseline een vIGA-AD-score van 4 (ernstig). De gemiddelde EASI-score bij baseline was 29,7 en de gemiddelde weekscore op de Worst Pruritus NRS bij baseline was 7,2.
Klinische respons
Onderzoeken met monotherapie (MEASURE UP 1 en MEASURE UP 2) en gelijktijdige TCS (AD UP)
Een significant groter aandeel van de patiënten die werden behandeld met 15 mg of 30 mg upadacitinib bereikten in week 16 vIGA-AD 0 of 1, EASI 75, of een verbetering van ≥ 4 punten op de Worst Pruritus NRS vergeleken met placebo. Snelle verbeteringen van de huid en jeuk werden ook bereikt (zie tabel 14).
Figuur 1 toont het aandeel patiënten dat respectievelijk een EASI 75-respons en een gemiddelde procentuele verandering ten opzichte van baseline in de score op de Worst Pruritus NRS bereikte tot week 16 in MEASURE UP 1 en 2.
Tabel 14 Werkzaamheidsresultaten van upadacitinib
| Onderzoek | MEASURE UP 1 | MEASURE UP 2 | AD UP | ||||||||
| Behandelgroep | PBO | UPA 15 mg | UPA 30 mg | PBO | UPA 15 mg | UPA 30 mg | PBO + TCS | UPA 15 mg + TCS | UPA 30 mg + TCS | ||
Aantal gerandomi-seerde proefpersonen | 281 | 281 | 285 | 278 | 276 | 282 | 304 | 300 | 297 | ||
| Eindpunten week 16, % responders (95%-BI) | |||||||||||
vIGA-AD 0/1a,b (coprimair) | 8 (5;12) | 48d (42;54) | 62d (56;68) | 5 (2;7) | 39d (33;45) | 52d (46;58) | 11 (7;14) | 40d (34;45) | 59d (53;64) | ||
| EASI 75a (coprimair) | 16 (12;21) | 70d (64;75) | 80d (75;84) | 13 (9;17) | 60d (54;66) | 73d (68;78) | 26 (21;31) | 65d (59;70) | 77d (72;82) | ||
| EASI 90a | 8 (5;11) | 53d (47;59) | 66d (60;71) | 5 (3;8) | 42d (37;48) | 58d (53;64) | 13 (9;17) | 43d (37;48) | 63d (58;69) | ||
| EASI 100a | 2 (0;3) | 17d (12;21) | 27d (22;32) | 1 (0;2) | 14d (10;18) | 19d (14;23) | 1 (0;3) | 12 d (8;16) | 23d (18;27) | ||
Worst Pruritus NRSc (≥ 4 punten verbetering) | 12 (8;16) | 52d (46;58) | 60d (54;66) | 9 (6;13) | 42d (36;48) | 60d (54;65) | 15 (11;19) | 52d (46;58) | 64d (58;69) | ||
| Eindpunten early-onset, % responders (95%-BI) | |||||||||||
| EASI 75a (week 2) | 4 (1;6) | 38d (32;44) | 47d (42;53) | 4 (1;6) | 33d (27;39) | 44d (38;50) | 7 (4;10) | 31d (26;36) | 44d (38;50) | ||
Worst Pruritus NRS (≥ 4 punten verbetering in week 1)c,f | 0 (0;1) | 15d (11;19) | 20d (15;24) | 1 (0;2) | 7d (4;11) | 16d (11;20) | 3 (1;5) | 12d (8;16) | 19d (15;24) | ||
| Afkortingen: UPA = upadacitinib (RINVOQ); PBO = placebo | |||||||||||
| Proefpersonen met rescuemedicatie of van wie gegevens ontbraken zijn gerekend tot de non-responders. | |||||||||||
| Het aantal en het percentage proefpersonen die als non-responders werden ingevoerd voor EASI 75 en vIGA- | |||||||||||
| AD 0/1 in week 16 door het gebruik van rescuebehandeling in de groepen met placebo, 15 mg upadacitinib | |||||||||||
| en 30 mg upadacitinib, waren respectievelijk 132 (47,0%), 31 (11,0%) en 16 (5,6%) in MEASURE UP 1, | |||||||||||
| 119 (42,8%), 24 (8,7%), 16 (5,7%) in MEASURE UP 2, en 78 (25,7%), 15 (5,0%), 14 (4,7%) in AD UP. | |||||||||||
| a Gebaseerd op het aantal gerandomiseerde proefpersonen | |||||||||||
| b Responder werd gedefinieerd als een patiënt met vIGA-AD 0 of 1 (“schoon” of “bijna schoon”) met een | |||||||||||
| vermindering van ≥ 2 punten op een ordinale schaal van 0-4 | |||||||||||
| c Resultaten in een subset patiënten die voor beoordeling in aanmerking kwamen (patiënten met Worst | |||||||||||
| Pruritus NRS-score ≥ 4 bij baseline) | |||||||||||
| d Statistisch significant vs. placebo met p < 0,001 | |||||||||||
| e p < 0,001 vs. placebo, niet op multipliciteit gecontroleerd | |||||||||||
| f Statistisch significante verbeteringen ten opzichte van de placebo werden al waargenomen na 1 dag na de | |||||||||||
| start van 30 mg upadacitinib en 2 dagen na de start van 15 mg upadacitinib in MEASURE UP 1 en 2 | |||||||||||
Figuur 1 Aandeel van patiënten dat een EASI 75-respons bereikt en gemiddelde procentuele verandering ten opzichte van baseline in de score op de Worst Pruritus NRS in MEASURE UP 1 en MEASURE UP 2
Aandeel van patiënten dat een EASI 75-respons
bereikt
Gemiddelde procentuele verandering ten opzichte van baseline in Worst Pruritus NRS
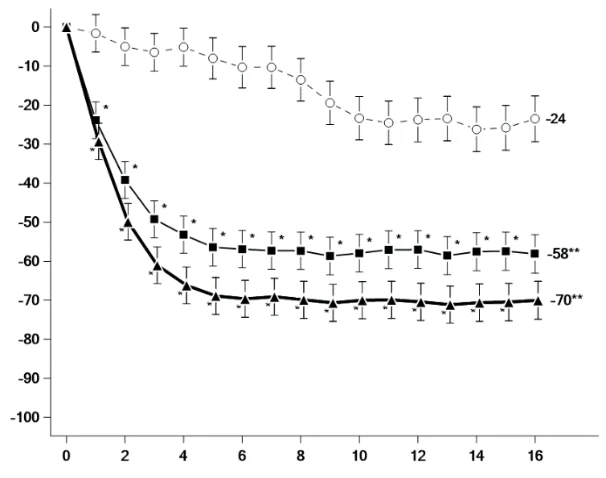
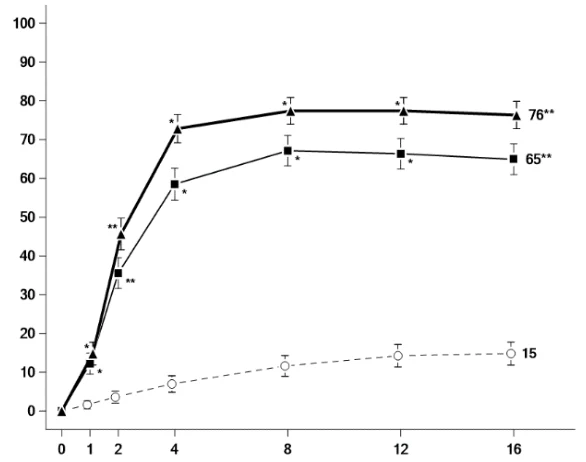


Res
ponsperc
ent
age (
%)
en 95%
-
bet
rouwbaarhei
dsi
nt
erval
Procent
uele veranderi
ng t.o.v.
baseli
ne (
%)
en 95%
-
BI
Weken Weken
Placebo Placebo RINVOQ 15 mg QD RINVOQ 15 mg QD RINVOQ 30 mg QD RINVOQ 30 mg QD
*: p < 0,001 vs. placebo, multipliciteit niet gecontroleerd **: statistisch significant vs. placebo met p < 0,001
Behandeleffecten in subgroepen (gewicht, leeftijd, geslacht, ras en eerdere systemische behandeling met immunosuppressiva) kwamen overeen met de resultaten in de algehele onderzoekspopulatie.
Resultaten in week 16 bleven aanhouden tot en met week 260 bij patiënten die werden behandeld met 15 mg of 30 mg upadacitinib.
Kwaliteit van leven/door patiënt gerapporteerde uitkomsten
Tabel 15 Door patiënt gerapporteerde uitkomsten van upadacitinib in week 16
| Onderzoek | MEASURE UP 1 | MEASURE UP 2 | ||||
| Behandelgroep | PBO | UPA 15 mg | UPA 30 mg | PBO | UPA 15 mg | UPA 30 mg |
| Aantal gerandomiseerde proefpersonen | 281 | 281 | 285 | 278 | 276 | 282 |
| % responders (95%-BI) | ||||||
| ADerm-SS Skin Pain (≥ 4 punten verbetering)a | 15 (10;20) | 54e (47;60) | 63e (57;69) | 13 (9;18) | 49e (43;56) | 65e (59;71) |
ADerm-IS Sleep (≥ 12 punten verbetering)a,b | 13 (9;18) | 55e (48;62) | 66e (60;72) | 12 (8;17) | 50e (44;57) | 62e (56;69) |
| DLQI 0/1c | 4 (2;7) | 30e (25;36) | 41e (35;47) | 5 (2;7) | 24e (19;29) | 38e (32;44) |
| HADS Anxiety < 8 en HADS Depression < 8d | 14 (8;20) | 46e (37;54) | 49e (41;57) | 11 (6;17) | 46e (38;54) | 56e (48;64) |
| Afkortingen: UPA = upadacitinib (RINVOQ); PBO = placebo; DLQI = Dermatology Life Quality Index; HADS = Hospital Anxiety and Depression Scale | ||||||
| Onderzoek | MEASURE UP 1 | MEASURE UP 2 |
Proefpersonen met rescuemedicatie of van wie gegevens ontbraken zijn gerekend tot de non-responders. De genoemde drempelwaarden komen overeen met het minimaal klinisch relevante verschil (MCID) en werden gebruikt om respons te bepalen. a Resultaten in een subset patiënten die voor beoordeling in aanmerking kwamen (patiënten met een beoordelingsscore > MCID bij baseline). b ADerm-IS Sleep beoordeelt moeite met inslapen, gevolgen voor de slaap en ’s nachts wakker worden door AD. c Resultaten in een subset patiënten die voor beoordeling in aanmerking kwamen (patiënten met DLQI > 1 bij baseline). d Resultaten in een subset patiënten die voor beoordeling in aanmerking kwamen (patiënten met HADS Anxiety ≥ 8 of HADS Depression ≥ 8 bij baseline). e Statistisch significant vs. placebo met p < 0,001 | ||
Alopecia areata
De werkzaamheid en veiligheid van upadacitinib 15 mg en 30 mg eenmaal daags zijn vastgesteld in twee identieke gerandomiseerde, dubbelblinde, fase 3-onderzoeken in meerdere centra, AA-1 (UP-AA-1) en AA-2 (UP-AA-2), met in totaal 1399 patiënten tussen 12 tot en met 64 jaar oud (1281 volwassenen en 118 adolescenten) met ten minste 50% haaruitval op de hoofdhuid (ernstige alopecia areata) zoals gemeten met de Severity of Alopecia Tool (SALT), inclusief patiënten met alopecia totalis en alopecia universalis. Gelijktijdige therapieën voor de behandeling van alopecia areata waren niet toegestaan.
In beide onderzoeken kregen patiënten eenmaal daags upadacitinib in een dosis van 15 mg, 30 mg of overeenkomend placebo gedurende 24 weken. Patiënten die oorspronkelijk waren gerandomiseerd naar 15 mg of 30 mg, gingen door met dezelfde dosis tot week 52. Patiënten die oorspronkelijk waren gerandomiseerd naar placebo en die geen klinische respons bereikten (SALT-score ≤ 20) in week 24, werden opnieuw gerandomiseerd naar upadacitinib 15 mg of 30 mg; patiënten die oorspronkelijk waren gerandomiseerd naar placebo en die een SALT-score ≤ 20 bereikten in week 24, gingen door met placebo tot week 52. In week 40 kregen patiënten die geen verbetering van minstens 30% in de SALT-score hadden bereikt, niet-geblindeerde upadacitinib 30 mg. Na voltooiing van deze 52 weken durende onderzoeken kwamen patiënten in aanmerking om deel te nemen aan een langetermijn-verlengingsonderzoek, waarin dosisoptimalisatie tot en met 160 weken werd onderzocht.
Het primaire eindpunt van de onderzoeken was het bereiken van ten minste 80% met haar bedekte hoofdhuid (SALT-score ≤ 20) in week 24.
De belangrijkste secundaire eindpunten, gecorrigeerd voor multipliciteit, waren het bereiken van ten minste 90% met haar bedekte hoofdhuid (SALT-score ≤ 10), het bereiken van volledige hergroei van het hoofdhaar (SALT-score 0), een significante verbetering op de uitkomstmaten voor wenkbrauw- en wimperhaarverlies en Skindex-16 AA emoties en functioneren domeinscores in week 24.
Kenmerken bij baseline
In de onderzoeken was de gemiddelde leeftijd 36 jaar, was 59% van de patiënten vrouw, 62% was wit, 30% was Aziatisch en 6% was zwart. De gemiddelde SALT-score bij baseline was 84 (84% hoofdhuid haarverlies) en 51% van de patiënten had ten minste 95% haaruitval op de hoofdhuid. Bij baseline had 66% van de patiënten significante open plekken, een onregelmatige verdeling of volledig verlies van de wenkbrauwbeharing; voor de wimpers gold dit bij 55%, zoals gemeten met de Clinician-Reported Outcome (ClinRO)-meetuitkomsten voor wenkbrauw- en wimperscores van 2 of 3. De gemiddelde duur van alopecia areata (AA) vanaf de diagnose en de gemiddelde duur vanaf de huidige episode van haaruitval bedroegen respectievelijk 10 en 3 jaar. Patiënten die in aanmerking kwamen voor de onderzoeken, hadden in de afgelopen 6 maanden geen spontane hergroei van hoofdharen gehad en hadden een huidige episode van alopecia areata van minder dan 8 jaar. Ongeveer 84% van de
patiënten had vóór deelname aan de onderzoeken ten minste één behandeling voor AA gehad en 64% ten minste één systemisch geneesmiddel.
Klinische respons
In AA-1 en AA-2 bereikte een significant groter deel van patiënten die werden behandeld met upadacitinib 15 mg of 30 mg, een SALT-score ≤ 20 in vergelijking met placebo in week 24. De resultaten van de primaire en de belangrijkste secundaire eindpunten, gecorrigeerd voor multipliciteit, staan in tabellen 16 en 17. Statistisch significante verschillen in SALT-score van ≤ 20 werden al in week 8 waargenomen met upadacitinib 15 mg en 30 mg in vergelijking met placebo (figuur 2).
Verbetering van teruggroei van wenkbrauwen, wimpers en baard (tabel 16) werden waargenomen in week 24 bij patiënten met substantiële gezichtsbeharing bij baseline.
Tabel 16 Werkzaamheidsresultaten uit upadacitinib-onderzoeken
| Onderzoek | AA-1 | AA-2 | ||||
PBO N=135 | UPA 15 mg N=270 | UPA 30 mg N=271 | PBO N=145 | UPA 15 mg N=289 | UPA 30 mg N=289 | |
| Eindpunten in week 24 | ||||||
| SALT-score van ≤ 20 | 1% | 45%d | 55%d | 3% | 45%d | 54%d |
| SALT-score van ≤ 10 | 1% | 35%d | 46%d | 1% | 36%d | 47%d |
| SALT-score van 0 | 0 | 14%d | 20%d | 1% | 13%d | 22%d |
ClinRO wenkbrauwhaarverlies score van 0 of 1a | 1% N=87 | 41%d N=170 | 62%d N=178 | 3% N=93 | 42%d N=192 | 59%d N=197 |
ClinRO wimperhaarverlies score van 0 of 1b | 6% N=72 | 44% d N=151 | 59 % d N=145 | 4% N=82 | 43%d N=166 | 61%d N=158 |
ClinRO voor baardhaarverlies (I-ALFA)c | 0 N=34 | 27%f N=67 | 42%f N=73 | 2% N=44 | 37%f N=76 | 42%f N=72 |
| Eindpunt week 8 | ||||||
| SALT-score van ≤ 20 | 1% | 7%e | 11%d | 2% | 9%e | 12%d |
a Bij de ClinRO beoordeling voor haarverlies bij wenkbrauwen wordt een 4-puntsschaal gehanteerd, variërend van 0 tot 3 waarbij 0 = volledige haarbedekking zonder gebieden met haarverlies; 1 = minimale open plekken met een gelijkmatige haarverdeling; 2 = duidelijke open plekken of een ongelijkmatige verdeling van het wenkbrauwhaar; 3 = vrijwel geen zichtbaar wenkbrauwhaar aanwezig. Het eindpunt mat het aandeel van proefpersonen die een score hebben bereikt van 0 of 1 met een verbetering van ≥ 2 punten in vergelijking met de baseline onder proefpersonen met een baselinescore van ≥ 2 b Bij de ClinRO beoordeling voor haarverlies bij wimpers wordt een 4-puntsschaal gehanteerd, variërend van 0 tot 3 waarbij 0 = de wimpers vormen een doorlopende lijn langs de oogleden; 1 = enkele minimale open plekken en gelijkmatig verdeelde wimpers langs de oogleden; 2 = duidelijke open plekken langs de oogleden of de wimpers zijn ongelijkmatig verdeeld; 3 = vrijwel geen zichtbare wimpers aanwezig. Het eindpunt mat het aandeel van proefpersonen die een score hebben bereikt van 0 of 1 met een verbetering van ≥ 2 punten in vergelijking met baseline onder proefpersonen met een baselinescore van ≥ 2 c Bij de ClinRO voor baardhaarverlies (I-ALFA) wordt een 4-puntsschaal gehanteerd, variërend van 0 = geen haargroei, 1 = voornamelijk plekken met haaruitval en sommige met haar; 2 = voornamelijk normale haargroei en sommige plekken met haaruitval, tot 3 = normale haargroei. | ||||||
| Onderzoek | AA-1 | AA-2 |
| Hiermee werd het aandeel patiënten gemeten dat een score van 2 of 3 bereikte met een verbetering van ≥ 2 punten ten opzichte van baseline onder proefpersonen met een graad bij baseline van < 2. d vergelijking voor multipliciteit gecontroleerde p < 0,001 upadacitinib vs. placebo e vergelijking voor multipliciteit gecontroleerde p < 0,01 upadacitinib vs. placebo f vergelijking nominale p < 0,001 upadacitinib vs. placebo | ||
Figuur 2 SALT ≤ 20 Respons tot en met week 24
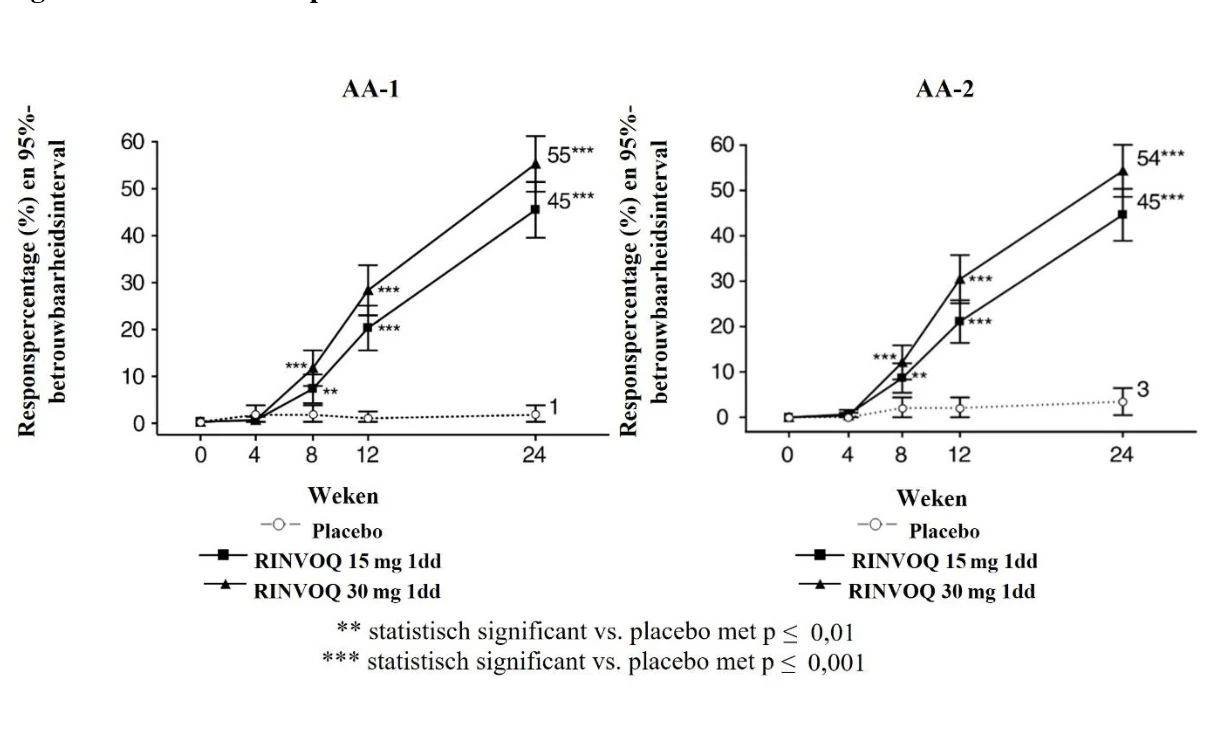
Behandelresultaten in subgroepen (geslacht, gewicht, ras, geografisch gebied, duur van actuele episode, ernst van de ziekte, en eerdere farmacologische behandeling) in beide onderzoeken kwamen overeen met de resultaten in de algehele onderzoekspopulatie. Behandelresultaten in week 24 bij adolescenten vanaf 12 tot 18 jaar oud kwamen overeen met de resultaten die werden waargenomen in de algehele onderzoekspopulatie.
Resultaten in week 24 bleven gelijk of verbeterden bij patiënten die behandeling met upadacitinib 15 mg of 30 mg voortzetten na week 24.
Tabel 17 Door patiënten gerapporteerde uitkomsten uit upadacitinib-onderzoeken in week 24
| Onderzoek | AA-1 | AA-2 | ||||
| PBO N=135 | UPA 15 mg N=270 | UPA 30 mg N=271 | PBO N=145 | UPA 15 mg N=289 | UPA 30 mg N=289 | |
CFB in Skindex-16 AA Emoties domeinscoresa | -15 | -30b | -36b | -10 | -31b | -34b |
| CFB in Skindex-16 AA Functioneren domeinscoresa | -9 | -22b | -25b | -7 | -23b | -23b |
De drempelwaarden die zijn aangegeven, komen overeen met de klinisch relevante veranderingen en werden gebruikt om de respons te bepalen. CFB = verandering t.o.v. de uitgangssituatie a Skindex-16 voor AA meet de invloed van AA op de gezondheidsgerelateerde kwaliteit van leven van een proefpersoon op 3 domeinen: emoties, symptomen en functioneren. Totale | ||||||
scores variëren van 0 tot 100, waarbij hogere scores een slechtere gezondheidsgerelateerde kwaliteit van leven aangeven.
b vergelijking voor multipliciteit gecontroleerde p < 0,001 upadacitinib vs. placebo
Vitiligo
De werkzaamheid en veiligheid van upadacitinib 15 mg eenmaal daags werden beoordeeld in twee gerepliceerde gerandomiseerde, dubbelblinde, placebo-gecontroleerde fase 3-onderzoeken in meerdere centra (VITI-UP-1 en VITI-UP-2) bij in totaal 614 patiënten vanaf 12 jaar en ouder (561 volwassenen en 53 adolescenten) met vitiligo met een Facial Vitiligo Area Scoring Index (F-VASI, score-index voor het vitiligogebied in het gelaat) ≥ 0,5 bij baseline en een Total Vitiligo Area Scoring Index (T-VASI, score-index voor het vitiligogebied over het gehele lichaam) ≥ 5 bij baseline.
In beide onderzoeken varieerde de verbreiding van de ziekte bij baseline van F-VASI 0,5 tot 3 en T-VASI 5 tot 57,5. De gemiddelde leeftijd was 44,5 jaar (8,6% van de patiënten was 12 tot 17 jaar oud en 9,0% was 65 jaar of ouder), 50,0% van de patiënten was vrouw, 79,1% was wit, 3,8% was zwart en 16,0% was Aziatisch. Fitzpatrick-huidtypen omvatten I (2,9%), II (25,9%), III (39,3%), IV (24,6%), V (5,9%) of VI (1,5%). Bij 62,2% van de patiënten was actief voortschrijdende vitiligo (gedefinieerd als nieuwe of uitbreidende laesies in de 6 maanden vóór baseline, of ten minste 1 laesie van confetti-achtige depigmentatie, trichroompatroon en/of Köbnerfenomeen type 2B) aanwezig. Gemiddeld was vitiligo vastgesteld 16,2 jaar voordat patiënten werden geïncludeerd in de onderzoeken.
In beide onderzoeken kregen patiënten 15 mg upadacitinib eenmaal daags of placebo. Beide onderzoeken bestonden uit een placebogecontroleerde, dubbelblinde behandelingsperiode van 48 weken (periode A) en een open-label verlengingsperiode van 112 weken (periode B).
Klinische respons
De co-primaire eindpunten waren het bereiken van ≥ 75% repigmentatie van vitiligo in het gelaat (F-VASI 75) en ≥ 50% repigmentatie van vitiligo over het gehele lichaam (T-VASI 50) ten opzichte van baseline in week 48. Belangrijke voor multipliciteit gecontroleerde secundaire eindpunten beoordeelden verschillende drempelwaarden voor repigmentatie op basis van T-VASI en F-VASI, en stabilisatie van ziekte-uitbreiding, gedefinieerd als geen toename van de T-VASI ten opzichte van baseline in zowel week 8 als 12 onder patiënten met actief voortschrijdende vitiligo bij baseline.
In VITI-UP-1 en VITI-UP-2 bereikte een aanzienlijk groter aandeel van de patiënten die werden behandeld met upadacitinib 15 mg F-VASI 75 en T-VASI 50 in week 48 vergeleken met placebo (tabel 18). In VITI-UP-1 en VITI-UP-2 werden al vanaf week 24 statistisch significante verschillen met placebo gezien voor het bereiken van F-VASI 75 (figuur 3).
Een significant groter percentage van de patiënten die werden behandeld met upadacitinib 15 mg bereikte in week 48 volledige of nagenoeg volledige repigmentatie in het gelaat, beoordeeld op basis van F-VASI 90, vergeleken met placebo (tabel 18).
In VITI-UP-1 en VITI-UP-2 kwamen de behandelingseffecten in subgroepen (leeftijd, gewicht, geslacht, ras, Fitzpatrick-huidtype, ziekte-uitbreiding bij baseline, activiteit van ziekte bij baseline, duur van ziekte en eerdere behandeling) in het algemeen overeen met de algehele resultaten. De behandeleffecten in week 48 bij adolescenten in de leeftijd van 12 tot 17 jaar kwamen overeen met de resultaten die werden waargenomen in de algehele onderzoekspopulatie.
Bij patiënten met actief voortschrijdende ziekte bij baseline werd stabilisatie van de ziekte beoordeeld op basis van de T-VASI. In zowel VITI-UP-1 als VITI-UP-2 had een aanzienlijk groter deel van de patiënten die werden behandeld met upadacitinib 15 mg geen toename in de uitbreiding van de ziekte, gebaseerd op een niet toegenomen T-VASI ten opzichte van baseline in week 8 en 12, dan bij de patiënten die placebo kregen (tabel 18).
Door patiënten gerapporteerde uitkomsten
Een aanzienlijk groter percentage van de patiënten die werden behandeld met upadacitinib 15 mg bereikte een noemenswaardige verbetering in de Patient’s Global Impression of Change Vitiligo (PaGIC-V, 'Veel beter') en de Vitiligo Noticeability Scale (VNS, 'Veel minder opvallend' of 'Niet opvallend meer').
Tabel 18 Werkzaamheidsresultaten bij patiënten met non-segmentale vitiligo (VITI-UP-1 en VITI-UP-2)
| VITI-UP-1 | VITI-UP-2 | |||||
| Behandelgroep | PBO N=102 | UPA 15 mg N=206 | Behandelin gsverschil (95%-BI) | PBO N=101 | UPA 15 mg N=205 | Behandelin gsverschil (95%-BI) |
| Coprimaire eindpunten (week 48) | ||||||
| F-VASI 75 | 6% | 25%e | 19% (12; 26) | 7% | 23%e | 17% (9; 24) |
| T-VASI 50 | 6% | 19%e | 13% (6; 20) | 6% | 21%e | 15% (7; 22) |
| Eindpunten in week 48 | ||||||
| F-VASI 50 | 13% | 48%e | 34% (25; 43) | 13% | 43%e | 30% (21; 39) |
| F-VASI 90 | 2% | 16% e | 13% (8; 18) | 3% | 12%f | 9% (4; 15) |
| Procentuele verandering in T-VASI t.o.v. baseline, LSM (SE) | -9,1 (4,67) | -28,6 (4,03)e | -19,4 (-27,6; -11,2) | -12,5 (4,23) | -33,0 (3,20)e | -20,4 (-28,7; -12,1) |
| Score van 1 op de Physician's Global Impression of Change Vitiligo (PhGIC-V)a | 6% | 20%e | 13% (6; 19) | 1% | 17%e | 15% (10; 21) |
| Vroeg optredende eindpunten | ||||||
| F-VASI 75 in week 24 | 2% | 15%e | 13% (8; 18) | 1% | 11%e | 11% (6; 15) |
| Procentuele verandering in F-VASI in week 24 t.o.v. baseline, LSM (SE) | -13,0 (5,09) | -42,4 (4,42)e | -29,4 (-38,1; -20,8) | -1,7 (4,46) | -27,9 (3,48)e | -26,2 (-34,4; -18.0) |
| Geen toename van T-VASI t.o.v. baseline in week 8 en week 12b | N=63 60% | N=141 76%g | 16% (2; 30) | N=59 61% | N=119 76%g | 15% (1; 29) |
| Door patiënten gemelde uitkomsten in week 48 | ||||||
| PaGIC-V-score van 1c | 4% | 16%e | 11% (5; 17) | 1% | 18%e | 17% (11; 22) |
| VNS-score van 4 of 5d | 2% | 13%e | 11% (5; 16) | 1% | 15%e | 14% (9; 19) |
F-VASI 50/75/90 is ≥ 50%, ≥ 75%, of ≥ 90% repigmentatie van vitiligo in het gelaat ten opzichte van baseline. T-VASI 50 is ≥ 50% repigmentatie van vitiligo over het gehele lichaam ten opzichte van baseline. LSM = Least Squares Mean (kleinste-kwadratengemiddelde); SE = Standard Error (standaardfout) a De PhGIC-V is een vragenlijst met één item waarbij de onderzoeker de algehele verandering in de vitiligo van de patiënt beoordeelt door de ernst van vitiligo op dat moment te vergelijken met de ernst van de vitiligo op het moment dat de patiënt met de onderzoeksbehandeling begon. De antwoorden variëren van 1 = 'Veel beter' tot 5 = 'Veel slechter'. b Onder patiënten met actief voortschrijdende vitiligo bij baseline c De PaGIC-V is een vragenlijst met één item waarbij de patiënt wordt gevraagd om de algehele verandering in diens vitiligo te beoordelen door de ernst van de vitiligo op dat moment te vergelijken met de ernst van de vitiligo op het moment dat de patiënt met de onderzoeksbehandeling begon. De antwoorden variëren van 1 = 'Veel beter' tot 5 = 'Veel slechter'. | ||||||
d De VNS is een vragenlijst met één item waarmee wordt beoordeeld hoe opvallend de laesies van vitiligo zijn na behandeling, vanuit het perspectief van de patiënt. Het item wordt beoordeeld op een schaal met 5 scores: 1 = opvallender; 2 = even opvallend; 3 = iets minder opvallend; 4 = veel minder opvallend en 5 = niet opvallend meer. Een score van 4 of 5 staat voor een geslaagde behandeling. e Multipliciteit gecontroleerd p ≤ 0,001, vergelijking upadacitinib vs. placebo f Multipliciteit gecontroleerd p ≤ 0,01, vergelijking upadacitinib vs. placebo g Multipliciteit gecontroleerd p ≤ 0,05, vergelijking upadacitinib vs. placebo
In figuur 3 wordt het deel patiënten weergegeven dat F-VASI 75 en T-VASI 50 bereikte tot en met week 48.
Figuur 3 Deel patiënten dat F-VASI 75 en T-VASI 50 bereikte t/m week 48 in VITI-UP-1 en VITI-UP-2 gecombineerd
F-VASI 75 T-VASI 50
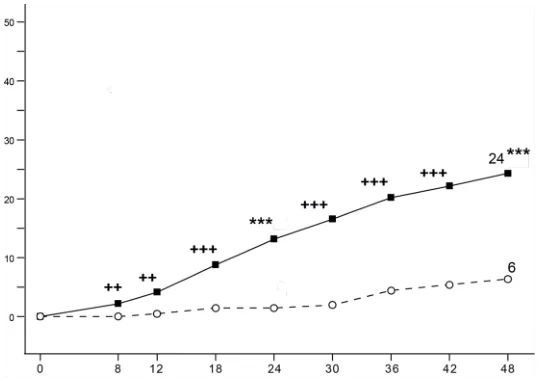
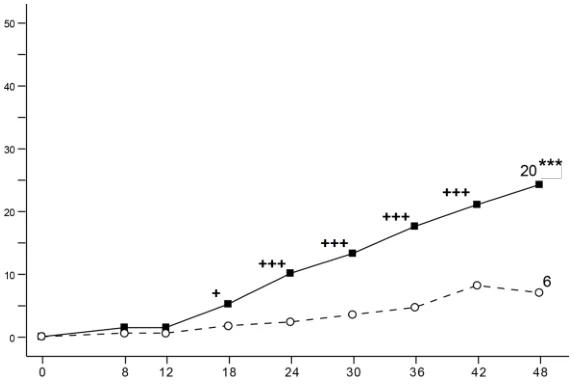


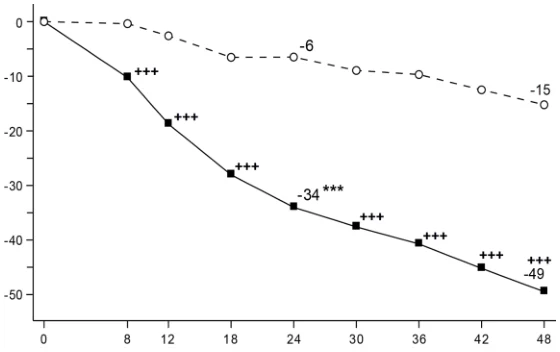
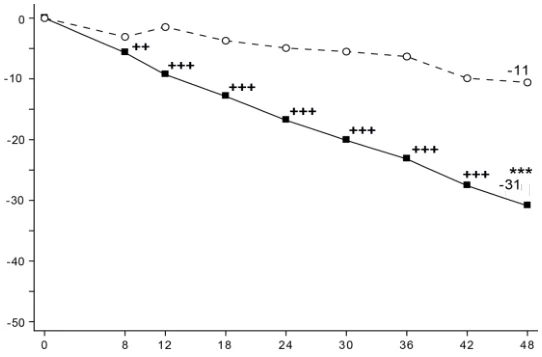
Respo
ns
perc
ent
a
g
e
(
%)
Respo
ns
perc
ent
a
g
e
(
%)
Weken Weken
Placebo RINVOQ 15 mg QD
+ p-waarde ≤ 0,05 vs. placebo
++ p-waarde ≤ 0,01 vs. placebo
+++ p-waarde ≤ 0,001 vs. placebo *** statistisch significant vs. placebo met p ≤ 0,001
In figuur 4 wordt de procentuele verandering ten opzichte van baseline in F-VASI 75 en T-VASI 50 tot en met week 48 weergegeven.
Figuur 4 Procentuele verandering ten opzichte van baseline in F-VASI 75 en T-VASI 50 t/m week 48 in VITI-UP-1 en VITI-UP-2 gecombineerd
Procentuele verandering van F-VASI ten
opzichte van baseline
Procentuele verandering van T-VASI ten opzichte van baseline
Pro
cen
tu
ele v
era
n
d
ering
ten
o
p
zichte va
n
ba
seli
n
e
(%)
Pro
cen
tu
ele v
era
n
d
ering
ten
opzichte van baseline (%)
Weken Weken


Placebo RINVOQ 15 mg QD
++ p-waarde ≤ 0,01 vs. placebo +++ p-waarde ≤ 0,001 vs. placebo *** statistisch significant vs. placebo met p ≤ 0,001
Colitis ulcerosa
De werkzaamheid en veiligheid van upadacitinib werden geëvalueerd in drie dubbelblinde, placebogecontroleerde, klinische fase 3-onderzoeken in meerdere centra: twee replicatieonderzoeken naar inductie, UC-1 (U-ACHIEVE Induction) en UC-2 (U-ACCOMPLISH), en één onderhoudsonderzoek UC-3 (U-ACHIEVE Maintenance). Bovendien werden de veiligheid en werkzaamheid van upadacitinib beoordeeld in een langetermijn-verlengingsonderzoek, UC-4 (U-ACTIVATE).
De ziekteactiviteit werd gedefinieerd als de aangepaste Mayo-score (aMS, Mayo-scoresysteem met uitzondering van de globale beoordeling van de arts). Dit scoresysteem loopt van 0 tot 9 en heeft drie subscores die van 0 (normaal) tot 3 (meest ernstig) gaan: een subscore voor stoelgangfrequentie (SFS), een subscore voor rectale bloeding (RBS) en een centraal beoordeelde subscore voor endoscopie (ES).
Inductieonderzoeken (UC-1 en UC-2)
In UC-1 en UC-2 werden 988 patiënten (respectievelijk 473 en 515 patiënten) gerandomiseerd naar eenmaal daags 45 mg upadacitinib of een placebo gedurende 8 weken met een behandelingstoewijzingsratio van 2:1 en opgenomen in de werkzaamheidsanalyse. Alle geïncludeerde patiënten hadden matig tot ernstig actieve colitis ulcerosa, gedefinieerd als een aMS van 5 tot 9 met een ES van 2 of 3, en bij wie een eerdere conventionele behandeling en/of behandeling met een biological had gefaald, onder andere vanwege onvoldoende respons of verlies van respons of vanwege het niet verdragen van een dergelijke behandeling. Bij respectievelijk 52% (246/473) en 51% (262/515) van de patiënten had minimaal één eerdere behandeling met een biological (eerder falen met biological) gefaald. Bij respectievelijk 48% (227/473) en 49% (253/515) van de patiënten had een eerdere behandeling met conventionele therapie anders dan biologicals (zonder eerder falen met biological) gefaald.
Bij baseline in UC-1 en UC-2 kreeg respectievelijk 39% en 37% van de patiënten corticosteroïden, kreeg respectievelijk 1,1% en 0,6% van de patiënten methotrexaat en kreeg respectievelijk 68% en 69% van de patiënten aminosalicylaten. Tijdens de onderzoeken was een gelijktijdig gebruik van thiopurine niet toegestaan. De ziekteactiviteit was matig (aMS ≥ 5, ≤ 7) bij respectievelijk 61% en 60% van de patiënten en ernstig (aMS > 7) bij respectievelijk 39% en 40% van de patiënten.
Het primaire eindpunt was klinische remissie volgens aMS in week 8. In tabel 19 worden de primaire en belangrijkste secundaire eindpunten weergegeven, waaronder klinische respons, mucosale heling, histologisch-endoscopische mucosale heling en diepe mucosale heling.
Tabel 19 Aandeel patiënten dat voldoet aan de primaire en belangrijkste secundaire eindpunten voor de werkzaamheid in week 8 in inductieonderzoek UC-1 en UC-2
UC-1 (U-ACHIEVE) | UC-2 (U-ACCOMPLISH) | |||||
| Eindpunt | PBO N=154 | UPA 45 mg N=319 | Behandelings- verschil (95%-BI) | PBO N=174 | UPA 45 mg N=341 | Behandelings-verschil (95%-BI) |
| Klinische remissiea | 4,8% | 26,1% | 21,6%* (15,8; 27,4) | 4,1% | 33,5% | 29,0%* (23,2; 34,7) |
UC-1 (U-ACHIEVE) | UC-2 (U-ACCOMPLISH) | |||||
| Eindpunt | PBO N=154 | UPA 45 mg N=319 | Behandelings- verschil (95%-BI) | PBO N=174 | UPA 45 mg N=341 | Behandelings-verschil (95%-BI) |
| Eerder falen met biological+ | 0,4% | 17,9% | 17,5% | 2,4% | 29,6% | 27,1% |
| Zonder eerder falen met biological+ | 9,2% | 35,2% | 26,0% | 5,9% | 37,5% | 31,6% |
| Klinische responsb | 27,3% | 72,6% | 46,3%* (38,4; 54,2) | 25,4% | 74,5% | 49,4%* (41,7; 57,1) |
| Eerder falen met biological+ | 12,8% | 64,4% | 51,6% | 19,3% | 69,4% | 50,1% |
| Zonder eerder falen met biological+ | 42,1% | 81,8% | 39,7% | 31,8% | 79,8% | 48,0% |
| Mucosale helingc | 7,4% | 36,3% | 29,3%* (22,6; 35,9) | 8,3% | 44,0% | 35,1%* (28,6; 41,6) |
| Eerder falen met biological+ | 1,7% | 27,0% | 25,3% | 4,8% | 37,1% | 32,3% |
| Zonder eerder falen met biological+ | 13,2% | 46,8% | 33,6% | 12,0% | 51,2% | 39,2% |
Histologisch- endoscopische mucosale helingd | 6,6% | 30,1% | 23,7%* (17,5; 30,0) | 5,9% | 36,7% | 30,1%* (24,1; 36,2) |
| Eerder falen met biological+ | 1,4% | 22,7% | 21,3% | 4,6% | 30,7% | 26,1% |
| Zonder eerder falen met biological+ | 11,8% | 38,2% | 26,4% | 7,2% | 42,9% | 35,7% |
| Diepe mucosale helinge | 1,3% | 10,7% | 9,7%* (5,7; 13,7) | 1,7% | 13,5% | 11,3%* (7,2; 15,3) |
| Eerder falen met biological+ | 0 | 6,5% | 6,5% | 1,1% | 9,2% | 8,1% |
| Zonder eerder falen met biological+ | 2,6% | 15,4% | 12,8% | 2,4% | 17,9% | 15,5% |
Afkortingen: PBO = placebo; UPA= upadacitinib; aMS = aangepaste Mayo-score (met uitzondering van de globale beoordeling van de arts). Dit scoresysteem loopt van 0 tot 9 en heeft drie subscores die van 0 (normaal) tot 3 (meest ernstig) gaan: een subscore voor stoelgangfrequentie (SFS), een subscore voor rectale bloeding (RBS) en een centraal beoordeelde subscore voor endoscopie (ES). +Het aantal patiënten met 'eerder falen met biological' in UC-1 en UC-2 bedraagt respectievelijk 78 en 89 in de placebogroep en respectievelijk 168 en 173 in de groep met 45 mg upadacitinib. Het aantal patiënten 'zonder eerder falen met biological' in UC-1 en UC-2 bedraagt respectievelijk 76 en 85 in de placebogroep en respectievelijk 151 en 168 in de groep met 45 mg upadacitinib. * p < 0,001, aangepast behandelingsverschil (95%-BI). a Volgens aMS: SFS ≤ 1 en niet groter dan bij baseline, RBS = 0, ES ≤ 1 zonder verhoogde bloedingsneiging. b Volgens aMS: een afname van ≥ 2 punten en ≥ 30% ten opzichte van baseline en een afname in RBS ≥ 1 ten opzichte van baseline of een absolute RBS ≤ 1. c ES ≤ 1 zonder verhoogde bloedingsneiging. d ES ≤ 1 zonder verhoogde bloedingsneiging en Geboes-score ≤ 3,1 (neutrofieleninfiltratie < 5% van de crypten, geen destructie van crypten en geen erosies, ulceraties of granulatieweefsel). e ES = 0, Geboes-score < 2 (geen neutrofielen in de crypten of lamina propria en geen toename in eosinofielen, geen destructie van crypten en geen erosies, ulceraties of granulatieweefsel). | ||||||
Ziekteactiviteit en -symptomen
De partiële aangepaste Mayo-score (paMS) is samengesteld uit SFS en RBS. Een symptomatische respons volgens paMS wordt gedefinieerd als een afname van ≥ 1 punt en ≥ 30% ten opzichte van baseline en een afname in RBS ≥ 1 of een absolute RBS ≤ 1. Statistisch significante verbetering ten
opzichte van placebo volgens paMS werd in week 2 gezien (UC-1: 60,1% vs. 27,3% en UC-2: 63,3% vs. 25,9%).
Verlengde inductie
Een totaal van 125 patiënten in UC-1 en UC-2, dat geen klinische respons na een behandeling van 8 weken met eenmaal daags 45 mg upadacitinib bereikte, werd opgenomen in een verlengde, open-label inductieperiode van 8 weken. Na een behandeling van nog eens 8 weken (in totaal 16 weken behandeling) met 45 mg upadacitinib eenmaal daags bereikte 48,3% van de patiënten een klinische respons volgens aMS. Van de patiënten die een respons vertoonden op de behandeling van 16 weken met 45 mg upadacitinib eenmaal daags, behield respectievelijk 35,7% en 66,7% van de patiënten een klinische respons volgens aMS en bereikte respectievelijk 19,0% en 33,3% van de patiënten klinische remissie volgens aMS in week 52 bij een onderhoudsbehandeling van eenmaal daags 15 mg respectievelijk 30 mg upadacitinib.
Onderhoudsonderzoek (UC-3)
De werkzaamheidsanalyse voor UC-3 werd geëvalueerd bij 451 patiënten die een klinische respons volgens aMS bereikten met een inductiebehandeling van 8 weken met eenmaal daags 45 mg upadacitinib. De patiënten werden gerandomiseerd naar een behandeling van eenmaal daags 15 mg upadacitinib, 30 mg upadacitinib of placebo, gedurende 52 weken.
Het primaire eindpunt was klinische remissie volgens aMS in week 52. In tabel 20 worden de belangrijkste secundaire eindpunten weergegeven, waaronder behoud van klinische remissie, corticosteroïdvrije klinische remissie, mucosale heling, histologisch-endoscopische mucosale heling en diepe mucosale heling.
Tabel 20 Aandeel patiënten dat voldoet aan de primaire en belangrijkste secundaire eindpunten voor de werkzaamheid in week 52 in onderhoudsonderzoek UC-3
| PBO N=149 | UPA 15 mg N=148 | UPA 30 mg N=154 | Behandelings- verschil 15 mg versus PBO (95%-BI) | Behandelings-verschil 30 mg versus PBO (95%-BI) | |
| Klinische remissiea | 12,1% | 42,3% | 51,7% | 30,7%* (21,7; 39,8) | 39,0%* (29,7; 48,2) |
| Eerder falen met biological+ | 7,5% | 40,5% | 49,1% | 33,0% | 41,6% |
| Zonder eerder falen met biological+ | 17,6% | 43,9% | 54,0% | 26,3% | 36,3% |
| Behoud van klinische remissieb | N = 54 22,2% | N = 47 59,2% | N = 58 69,7% | 37,4%* (20,3; 54,6) | 47,0%* (30,7; 63,3) |
| Eerder falen met biological | N = 22 13,6% | N = 17 76,5% | N = 20 73,0% | 62,8% | 59,4% |
| Zonder eerder falen met biological | N = 32 28,1% | N = 30 49,4% | N = 38 68,0% | 21,3% | 39,9% |
| PBO N=149 | UPA 15 mg N=148 | UPA 30 mg N=154 | Behandelings- verschil 15 mg versus PBO (95%-BI) | Behandelings-verschil 30 mg versus PBO (95%-BI) | |
| Corticosteroïdvrije remissiec | N=54 22,2% | N=47 57,1% | N=58 68,0% | 35,4%* (18,2; 52,7) | 45,1%* (28,7; 61,6) |
| Eerder falen met biological | N=22 13,6% | N=17 70,6% | N=20 73,0% | 57,0% | 59,4% |
| Zonder eerder falen met biological | N=32 28,1% | N=30 49,4% | N=38 65,4% | 21,3% | 37,2% |
| Mucosale helingd | 14,5% | 48,7% | 61,6% | 34,4%* (25,1; 43,7) | 46,3%* (36,7; 55,8) |
| Eerder falen met biological+ | 7,8% | 43,3% | 56,1% | 35,5% | 48,3% |
| Zonder eerder falen met biological+ | 22,5% | 53,6% | 66,6% | 31,1% | 44,1% |
Histologisch- endoscopische mucosale helinge | 11,9% | 35,0% | 49,8% | 23,8%* (14,8; 32,8) | 37,3%* (27,8; 46,8) |
| Eerder falen met biological+ | 5,2% | 32,9% | 47,6% | 27,7% | 42,4% |
| Zonder eerder falen met biological+ | 20,0% | 36,9% | 51,8% | 16,9% | 31,8% |
| Diepe mucosale helingf | 4,7% | 17,6% | 19,0% | 13,0%* (6,0; 20,0) | 13,6%* (6,6; 20,6) |
| Eerder falen met biological+ | 2,5% | 17,2% | 16,1% | 14,7% | 13,6% |
| Zonder eerder falen met biological+ | 7,5% | 18,0% | 21,6% | 10,6% | 14,2% |
Afkortingen: PBO = placebo; UPA= upadacitinib; aMS = aangepaste Mayo-score (met uitzondering van de globale beoordeling van de arts). Dit scoresysteem loopt van 0 tot 9 en heeft drie subscores die van 0 (normaal) tot 3 (meest ernstig) gaan: een subscore voor stoelgangfrequentie (SFS), een subscore voor rectale bloeding (RBS) en een centraal beoordeelde subscore voor endoscopie (ES). +Het aantal patiënten met 'eerder falen met biological' bedraagt 81, 71 en 73 voor respectievelijk de placebogroep, de groep met 15 mg upadacitinib en de groep met 30 mg upadacitinib. Het aantal patiënten 'zonder eerder falen met biological' bedraagt 68, 77 en 81 voor respectievelijk de placebogroep, de groep met 15 mg upadacitinib en de groep met 30 mg upadacitinib. * p < 0,001, aangepast behandelingsverschil (95%-BI). a Volgens aMS: SFS ≤ 1 en niet groter dan bij baseline, RBS = 0, ES ≤ 1 zonder verhoogde bloedingsneiging. b Klinische remissie volgens aMS in week 52 bij patiënten die aan het eind van de inductiebehandeling klinische remissie hadden bereikt. c Klinische remissie volgens aMS in week 52 en vrij van corticosteroïden gedurende ≥ 90 dagen onmiddellijk voorafgaand aan week 52 bij patiënten die aan het eind van de inductiebehandeling klinische remissie hadden bereikt. d ES ≤ 1 zonder verhoogde bloedingsneiging. e ES ≤ 1 zonder verhoogde bloedingsneiging en Geboes-score ≤ 3,1 (neutrofieleninfiltratie < 5% van de crypten, geen destructie van crypten en geen erosies, ulceraties of granulatieweefsel). f ES = 0, Geboes-score < 2 (geen neutrofielen in de crypten of lamina propria en geen toename in eosinofielen, geen destructie van crypten en geen erosies, ulceraties of granulatieweefsel). | |||||
Ziektesymptomen
Symptomatische remissie volgens paMS, gedefinieerd als SFS ≤ 1 en RBS=0, werd in de loop van de tijd tot aan week 52 bij meer patiënten in de groepen met eenmaal daags 15 mg of 30 mg upadacitinib bereikt dan bij patiënten in de placebogroep (figuur 5).
Figuur 5 Aandeel patiënten met symptomatische remissie volgens de partiële, aangepaste Mayo-score als functie van de tijd in onderhoudsonderzoek UC-3
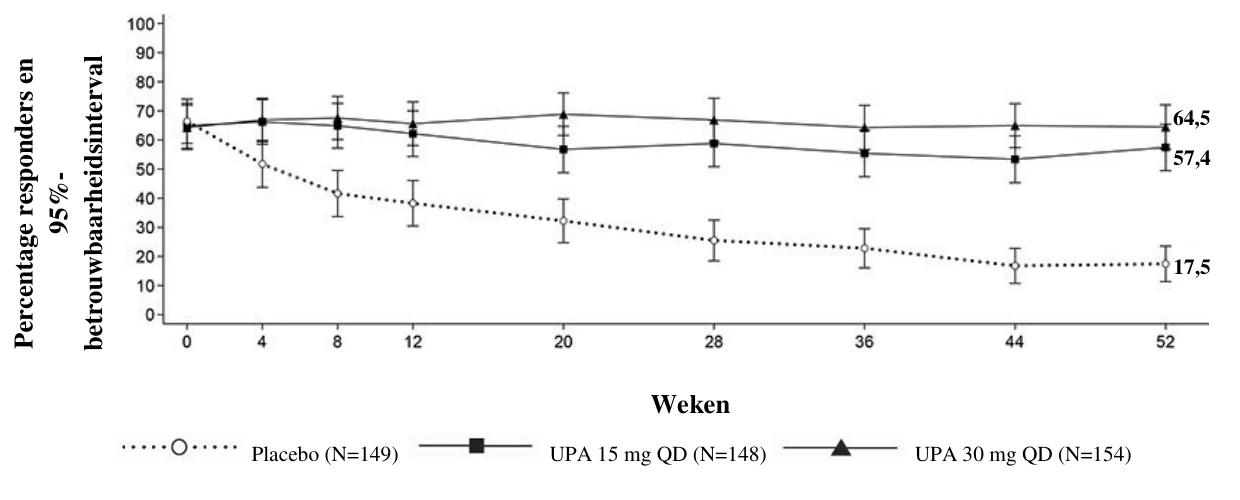
Endoscopische beoordeling
Endoscopische remissie (normalisatie van het endoscopische uiterlijk van de mucosa) werd gedefinieerd als een ES van 0. Van de patiënten die werden behandeld met eenmaal daags 45 mg upadacitinib, bereikte een significant groter aandeel in week 8 endoscopische remissie dan van de patiënten die een placebo kregen (UC-1: 13,7% versus 1,3%; UC-2: 18,2% versus 1,7%). Van de patiënten in UC-3 die werden behandeld met eenmaal daags 15 mg of eenmaal daags 30 mg upadacitinib, bereikte een significant groter percentage endoscopische remissie in week 52 dan van de patiënten die een placebo kregen (24,2% en 25,9% versus 5,6%). Onder de patiënten die aan het eind van de inductie mucosale heling hadden bereikt, werd bij een significant groter percentage van de patiënten die werden behandeld met eenmaal daags 15 mg of eenmaal daags 30 mg upadacitinib, behoud van de mucosale heling (ES ≤ 1 zonder verhoogde bloedingsneiging) in week 52 waargenomen dan bij de patiënten die een placebo kregen (61,6% en 69,5% versus 19,2%).
Kwaliteit van leven
De patiënten die werden behandeld met upadacitinib, vertoonden een significant grotere en klinisch meer betekenisvolle verbetering in aan de gezondheidsgerelateerde kwaliteit van leven dan de patiënten die een placebo kregen. Dit werd gemeten aan de hand van de totale score op de IBDQ-vragenlijst (Inflammatory Bowel Disease Questionnaire) en verbeteringen werden in alle vier domeinscores waargenomen: systemische symptomen (waaronder vermoeidheid), sociaal functioneren, emotioneel functioneren en gastro-intestinale symptomen (waaronder buikpijn en verhoogde aandrang tot ontlasten). De veranderingen in totale IBDQ-score in week 8 ten opzichte van baseline waren voor patiënten die eenmaal daags 45 mg upadacitinib kregen en patiënten die een placebo kregen, respectievelijk 55,3 en 21,7 in UC-1 en respectievelijk 52,2 en 21,1 in UC-2. De veranderingen in IBDQ-score in week 52 ten opzichte van baseline waren 49,2, 58,9 en 17,9 voor respectievelijk patiënten die eenmaal daags 15 mg upadacitinib, eenmaal daags 30 mg upadacitinib en een placebo kregen.
P
er
ce
nta
g
e
re
spo
nder
s
en
%
-
bet
ro
uw
ba
a
rheidsinte
rv
a
l
Weken
Placebo (N=149) UPA 15 mg QD (N=148) UPA 30 mg QD (N=154)
64,5
57,4
17,5
Langetermijn-verlengingsonderzoek (UC-4)
Patiënten in UC-3 die na 1 jaar klinische remissie volgens aMS bereikten, kwamen in aanmerking om door te gaan met dezelfde dosis in het verlengingsonderzoek (UC-4). Bij aanvang van UC-4 waren er 96 en 146 patiënten in klinische remissie en 49 en 82 patiënten in endoscopische remissie met respectievelijk 15 mg en 30 mg upadacitinib. Deze populatie overlapt gedeeltelijk, maar niet volledig, met de populatie weergegeven in de bovenstaande tabel, waarin het percentage patiënten wordt weergegeven dat voldoet aan de eindpunten in week 52 in het onderhoudsonderzoek UC-3. Van de patiënten die na 1 jaar in UC-3 remissie bereikten volgens aMS en van wie gegevens na 96 weken beschikbaar waren, behielden 55/70 (78,6%) en 75/89 (84,3%) een klinische remissie en behielden 22/34 (64,7%) en 40/54 (74,1%) een endoscopische remissie na 96 weken aanvullende behandeling met respectievelijk 15 mg en 30 mg upadacitinib.
Bij patiënten die na voltooiing van UC-3 (1 jaar) aan het vervolgonderzoek deelnamen en van wie 96 weken gegevens beschikbaar waren, bleven de verbeteringen in de IBDQ-totaalscores en in de IBDQ-domeinscores behouden tot en met week 96 van UC-4.
Het veiligheidsprofiel van upadacitinib bij langdurige behandeling was consistent met dat in de placebogecontroleerde periode.
Ziekte van Crohn
De werkzaamheid en veiligheid van upadacitinib werden geëvalueerd in drie dubbelblinde, placebogecontroleerde fase 3-onderzoeken in meerdere centra: twee inductieonderzoeken, CD-1 (U-EXCEED) en CD-2 (U-EXCEL), gevolgd door een langetermijnvervolgonderzoek met onderhoudsbehandeling gedurende 52 weken, CD-3 (U-ENDURE). De coprimaire eindpunten waren klinische remissie en endoscopische respons in week 12 voor CD-1 en CD-2, en in week 52 voor CD-3.
Geïncludeerde patiënten waren 18 tot 75 jaar oud met matig tot ernstig actieve ziekte van Crohn (Crohn’s disease, CD), gedefinieerd als een gemiddelde dagelijkse zeer dunne of vloeibare stoelgangfrequentie (SF) van ≥ 4 en/of gemiddelde dagelijkse buikpijnscore (abdominal pain score, APS) van ≥ 2 en een centraal beoordeelde Simple Endoscopic Score for CD (SES-CD) van ≥ 6, of ≥ 4 voor geïsoleerde ileusaandoening, waarbij de vernauwde component werd uitgesloten. Patiënten met symptomatische darmstricturen werden uitgesloten van deelname aan de CD-onderzoeken.
Inductieonderzoeken (CD-1 en CD-2)
In CD-1 en CD-2 werden 1021 patiënten (respectievelijk 495 en 526 patiënten) gerandomiseerd naar eenmaal daags 45 mg upadacitinib of een placebo gedurende 12 weken met een behandelingstoewijzingsratio van 2:1.
In CD-1 hadden alle patiënten een onvoldoende respons of konden zij minimaal één behandeling met een biological niet verdragen (eerder falen met biological). Van deze patiënten had 61% (301/495) een onvoldoende respons of konden zij minimaal twee behandelingen met een biological niet verdragen.
In CD-2 had 45% van de patiënten (239/526) een onvoldoende respons of konden zij minimaal één behandeling met een biological niet verdragen (eerder falen met biological) en had 55% (287/526) een onvoldoende respons of konden zij behandeling met conventionele therapie anders dan biologicals niet verdragen (zonder eerder falen met biological).
Bij baseline in CD-1 en CD-2 kreeg respectievelijk 34% en 36% van de patiënten corticosteroïden, kreeg respectievelijk 7% en 3% van de patiënten immunomodulatoren en kreeg respectievelijk 15% en 25% van de patiënten aminosalicylaten.
In beide onderzoeken begonnen patiënten die bij baseline corticosteroïden kregen, vanaf week 4 de behandeling ervan af te bouwen.
Beide onderzoeken omvatten een verlenging van de behandelingsperiode met 12 weken met 30 mg upadacitinib eenmaal daags voor patiënten die 45 mg upadacitinib eenmaal daags kregen en in week 12 geen klinische respons bereikten volgens SF/APS (daling van ≥ 30% voor gemiddelde dagelijkse zeer dunne of vloeibare SF en/of daling van ≥ 30% voor gemiddelde dagelijkse APS en geen van beide hoger dan bij baseline).
Klinische ziekteactiviteit en -symptomen
Van de patiënten in CD-1 en CD-2 die werden behandeld met 45 mg upadacitinib, bereikte een significant groter aandeel in week 12 het coprimaire eindpunt van klinische remissie dan van de patiënten die een placebo kregen (tabel 21). De tijd tot intreden van de werkzaamheid was kort en werd al in week 2 bereikt (tabel 21).
In vergelijking met patiënten die placebo kregen, hadden patiënten die 45 mg upadacitinib kregen in beide onderzoeken een significant grotere verbetering van vermoeidheid ten opzichte van baseline, zoals gemeten met de FACIT-F-score in week 12.
Endoscopische beoordeling
Van de patiënten in CD-1 en CD-2 die werden behandeld met 45 mg upadacitinib, bereikte een significant groter aandeel in week 12 het coprimaire eindpunt van endoscopische respons dan van de patiënten die een placebo kregen (tabel 21). Van de patiënten in CD-1 en CD-2 die werden behandeld met 45 mg upadacitinib, bereikte een groter aandeel SES-CD 0-2 (respectievelijk 14% en 19%) dan van de patiënten die een placebo kregen (respectievelijk 0% en 5%).
Tabel 21 Aandeel patiënten dat voldoet aan de primaire en aanvullende eindpunten voor de werkzaamheid in inductieonderzoek CD-1 en CD-2
| Onderzoek | CD-1 (U-EXCEED) | CD-2 (U-EXCEL) | ||||
| Behandelgroep | PBO N=171 | UPA 45 mg N=324 | Behande-lings- verschil (95%-BI) | PBO N=176 | UPA 45 mg N=350 | Behande-lings-verschil (95%-BI) |
| Coprimaire eindpunten in week 12 | ||||||
| Klinische remissiea | 14% | 40% | 26% (19; 33)* | 22% | 51% | 29% (21; 36)* |
Eerder falen met biological | N=78 14% | N=161 47% | 33% (22; 44) | |||
Zonder eerder falen met biological | N=98 29% | N=189 54% | 26% (14; 37) | |||
| Endoscopische responsb | 4% | 35% | 31% (25; 37)* | 13% | 46% | 33% (26; 40)* |
Eerder falen met biological | N=78 9% | N=161 38% | 29% (19; 39) | |||
Zonder eerder falen met biological | N=98 16% | N=189 52% | 36% (25; 46) | |||
| Aanvullende eindpunten in week 12 | ||||||
| Klinische remissie volgens CDAIc | 21% | 39% | 18% (10; 26)* | 29% | 49% | 21% (13; 29)* |
| Klinische respons (CR-100)d | 27% | 51% | 23% (14; 31)* | 37% | 57% | 20% (11; 28)* |
| Corticosteroïdvrije klinische remissiea,e | N=60 7% | N=108 37% | 30% (19; 41)* | N=64 13% | N=126 44% | 33% (22; 44)* |
| Endoscopische remissief | 2% | 19% | 17% (12; 22)* | 7% | 29% | 22% (16; 28)* | ||
| Mucosale helingg | N=171 0% | N=322 17% | 17% (13; 21)*** | N=174 5% | N=349 25% | 20% (14; 25)*** | ||
| Eindpunten early-onset | ||||||||
| Klinische remissie in week 4a | 9% | 32% | 23% (17; 30)* | 15% | 36% | 21% (14; 28)* | ||
| CR-100 in week 2d | 12% | 33% | 21% (14; 28)* | 20% | 32% | 12% (4; 19)** | ||
| Afkortingen: PBO = placebo, UPA = upadacitinib | ||||||||
| * p < 0,001, aangepast behandelingsverschil (95%-BI) | ||||||||
| ** p < 0,01, aangepast behandelingsverschil (95%-BI) | ||||||||
| *** Nominale p < 0,001 UPA versus PBO, aangepast behandelingsverschil (95%-BI) | ||||||||
| a Gemiddelde dagelijkse SF ≤ 2,8 en APS ≤ 1,0 en geen van beide hoger dan bij baseline | ||||||||
| b Daling van SES-CD > 50% ten opzichte van baseline van het inductieonderzoek (of voor | ||||||||
| patiënten met een SES-CD van 4 bij baseline van het inductieonderzoek, een daling van ten minste | ||||||||
| 2 punten ten opzichte van baseline van het inductieonderzoek) | ||||||||
| c CDAI < 150 | ||||||||
| d Daling van ten minste 100 punten voor CDAI ten opzichte van baseline | ||||||||
| e Stopzetting van behandeling met steroïden en klinische remissie bereikt bij patiënten die steroïden | ||||||||
| kregen bij baseline | ||||||||
| f SES-CD ≤ 4 en een daling van ten minste 2 punten ten opzichte van baseline en geen subscore > 1 | ||||||||
| voor individuele variabelen | ||||||||
| g SES-CD-subscore van 0 voor geülcereerd oppervlak bij patiënten met een SES-CD-subscore van | ||||||||
| ≥ 1 voor geülcereerd oppervlak bij baseline | ||||||||
Onderhoudsonderzoek (CD-3)
De werkzaamheidsanalyse voor CD-3 werd geëvalueerd bij 502 patiënten die volgens SF/APS een klinische respons bereikten met een inductiebehandeling van 12 weken met eenmaal daags 45 mg upadacitinib. De patiënten werden opnieuw gerandomiseerd naar een onderhoudsbehandeling van eenmaal daags 15 mg upadacitinib, 30 mg upadacitinib of placebo, gedurende 52 weken.
Klinische ziekteactiviteit en -symptomen
Een significant groter aandeel patiënten die werden behandeld met 15 mg en 30 mg upadacitinib, bereikte het coprimaire eindpunt van klinische remissie in week 52 dan met een placebo (figuur 6, tabel 22).
Figuur 6 Aandeel patiënten dat klinische remissie bereikt in onderhoudsonderzoek CD-3
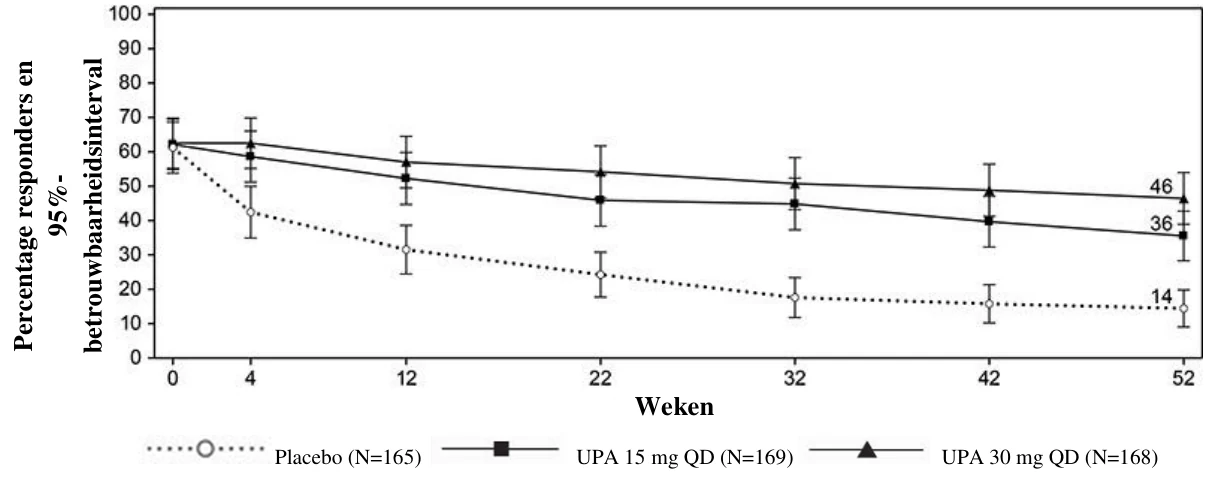
In vergelijking met patiënten die placebo kregen, hadden patiënten die 30 mg upadacitinib kregen, een significant grotere verbetering van vermoeidheid ten opzichte van baseline, zoals gemeten met de FACIT-F-score in week 52.
Tabel 22 Aandeel patiënten dat voldoet aan de primaire en aanvullende eindpunten voor de werkzaamheid in week 52 in onderhoudsonderzoek CD-3
| Behandelgroep | PBO+ N=165 | UPA 15 mg N=169 | UPA 30 mg N=168 | Behandelings-verschil 15 mg vs. PBO (95%-BI) | Behandelings-verschil 30 mg vs. PBO (95%-BI) |
| Coprimaire eindpunten | |||||
| Klinische remissiea | 14% | 36% | 46% | 22% (14; 30)* | 32% (23; 40)* |
| Eerder falen met biological | N=126 9% | N=124 32% | N=127 43% | 24% (14; 33) | 34% (24; 44) |
Zonder eerder falen met biological | N=39 33% | N=45 44% | N=41 59% | 12% (-9; 33) | 26% (5; 47) |
| Endoscopische responsb | 7% | 28% | 40% | 21% (14; 28)* | 34% (26; 41)* |
| Eerder falen met biological | N=126 4% | N=124 23% | N=127 39% | 19% (11; 27) | 35% (26; 44) |
Zonder eerder falen met biological | N=39 18% | N=45 40% | N=41 44% | 22% (3; 41) | 26% (7; 45) |
| Aanvullende eindpunten | |||||
| Klinische remissie volgens CDAIc | 15% | 37% | 48% | 24% (15; 32)* | 33% (24; 42)* |
| Klinische respons (CR-100)d | 15% | 41% | 51% | 27% (18; 36)* | 36% (28; 45)* |
| Corticosteroïdvrije klinische remissiea,e | 14% | 35% | 45% | 21% (13; 30)* | 30% (21; 39)* |
| Behoud van klinische remissiea,f | N=101 20% | N=105 50% | N=105 60% | 32% (20; 44)* | 40% (28; 52)* |
| Endoscopische remissieg | 5% | 19% | 29% | 14% (8; 21)* | 24% (16; 31)* |
P
er
ce
nta
g
e
re
spo
nder
s
en
%-
betrouwbaarheidsinterval
Weken
Placebo (N=165) UPA 15 mg QD (N=169) UPA 30 mg QD (N=168)
Mucosale helingh N=164
4%
N=167 13%
N=168 24%
10% (4; 16)***
21%
(14; 27)***
Diepe remissiea,i 4% 14% 23% 10%
(4; 16)**
18%
(11; 25)* Afkortingen: PBO = placebo, UPA = upadacitinib
+ De placebogroep bestond uit patiënten die aan het einde van het inductieonderzoek met 45 mg upadacitinib klinische remissie bereikten volgens SF/APS en die bij het begin van de onderhoudstherapie werden gerandomiseerd naar placebo.
* p < 0,001, aangepast behandelingsverschil (95%-BI)
** p < 0,01, aangepast behandelingsverschil (95%-BI)
*** Nominale p < 0,001 UPA versus PBO, aangepast behandelingsverschil (95%-BI) a Gemiddelde dagelijkse SF ≤ 2,8 en APS ≤ 1,0 en geen van beide hoger dan bij baseline b Daling van SES-CD > 50% ten opzichte van baseline van het inductieonderzoek (of voor patiënten met een SES-CD van 4 bij baseline van het inductieonderzoek, een daling van ten minste 2 punten ten opzichte van baseline van het inductieonderzoek)
c CDAI < 150
d Daling van ≥ 100 punten voor CDAI ten opzichte van baseline
e Corticosteroïdvrij gedurende 90 dagen vóór week 52 en klinische remissie bereikt. Bij de subgroep van patiënten die corticosteroïden kregen bij de inductiebaseline, was 38% (N=63) in de groep van 15 mg upadacitinib, 38% (N=63) in de groep van 30 mg upadacitinib en 5% (N=61) bij placebo corticosteroïdvrij gedurende 90 dagen vóór week 52 en in klinische remissie. f Gedefinieerd als klinische remissie bereikt in week 52 bij patiënten die klinische remissie bereikten bij inclusie in het onderhoudsonderzoek
g SES-CD ≤ 4 en een daling van ten minste 2 punten ten opzichte van baseline en geen subscore > 1 voor individuele variabelen
h SES-CD-subscore van 0 voor geülcereerd oppervlak bij patiënten met een SES-CD-subscore van ≥ 1 voor geülcereerd oppervlak bij baseline
i Klinische remissie en endoscopische remissie
Patiënten die in CD-1 en CD-2 in week 12 volgens SF/APS geen klinische respons hadden op inductie met upadacitinib (122 patiënten), kregen 30 mg upadacitinib eenmaal daags gedurende nog eens 12 weken. Van deze patiënten bereikte 53% klinische respons in week 24. Van de patiënten die reageerden op de verlengde behandelingsperiode en die de onderhoudsbehandeling met 30 mg upadacitinib bleven krijgen, bereikte 25% klinische remissie en 22% endoscopische respons in week 52.
Endoscopische beoordeling
In CD-3 bereikte een significant groter aandeel patiënten die werden behandeld met 15 mg en 30 mg upadacitinib het coprimaire eindpunt van endoscopische respons in week 52 dan de patiënten die een placebo kregen (tabel 22). Naast de in tabel 22 beschreven endoscopische eindpunten bereikte een groter aandeel patiënten die werden behandeld met 15 mg en 30 mg upadacitinib (respectievelijk 11% en 21%) dan de patiënten die een placebo kregen (3%), SES-CD 0-2 in week 52. Corticosteroïdvrije endoscopische remissie bij patiënten die steroïden kregen bij baseline, werd in week 52 bereikt bij een groter aandeel patiënten die werden behandeld met 15 mg en 30 mg upadacitinib (respectievelijk 17% en 25%) dan de patiënten die een placebo kregen (3%).
Verdwijnen van extra-intestinale manifestaties
Verdwijnen van extra-intestinale manifestaties werd in week 52 waargenomen bij een groter aandeel patiënten die werden behandeld met 15 mg upadacitinib (25%) en een significant groter aandeel patiënten die werden behandeld met 30 mg upadacitinib (36%) dan de patiënten die een placebo kregen (15%).
Rescuebehandeling
In CD-3 kwamen patiënten die een onvoldoende respons of geen respons meer vertoonden tijdens een onderhoudsbehandeling in aanmerking voor een rescuebehandeling met 30 mg upadacitinib. Van de patiënten die werden gerandomiseerd naar de groep van 15 mg upadacitinib en die rescuebehandeling met 30 mg upadacitinib kregen gedurende ten minste 12 weken, bereikte 84% (76/90) klinische respons volgens SF/APS en bereikte 48% (43/90) klinische remissie 12 weken na het starten van de rescuebehandeling.
Gezondheidsgerelateerde kwaliteit van leven
De patiënten die werden behandeld met upadacitinib, vertoonden een grotere verbetering in de gezondheidsgerelateerde kwaliteit van leven ('health-related quality of life’, HRQOL), gemeten aan de hand van de totale ‘Inflammatory Bowel Disease Questionnaire' (IBDQ)-score, dan de patiënten die een placebo kregen. Verbeteringen werden in alle 4 domeinscores waargenomen: systemische symptomen (waaronder vermoeidheid) en darmsymptomen (waaronder buikpijn en verhoogde aandrang tot ontlasten), evenals sociaal functioneren en emotioneel functioneren. De veranderingen in totale IBDQ-score in week 12 ten opzichte van baseline met 45 mg upadacitinib eenmaal daags in vergelijking met placebo waren respectievelijk 46,0 en 21,6 in CD-1 en respectievelijk 46,3 en 24,4 in CD-2. De veranderingen in totale IBDQ-score in week 52 ten opzichte van baseline waren 59,3, 64,5 en 46,4 bij patiënten die respectievelijk eenmaal daags 15 mg upadacitinib, eenmaal daags 30 mg upadacitinib en een placebo kregen.
Pediatrische patiënten
Polyarticulaire juveniele idiopathische artritis
De werkzaamheid van upadacitinib bij pediatrische patiënten met polyarticulaire juveniele idiopathische artritis is gebaseerd op extrapolatie met vergelijkbare blootstelling van de vastgestelde werkzaamheid van upadacitinib bij volwassen patiënten met reumatoïde artritis. Deze gegevens worden bevestigd door de werkzaamheid en veiligheid van upadacitinib zoals beoordeeld in een open‑label, enkelarmig onderzoek in meerdere centra onder 122 pediatrische patiënten (2 tot < 18 jaar oud) met polyarticulaire juveniele idiopathische artritis. De subtypen van polyarticulaire juveniele idiopathische artritis bij patiënten bij aanvang van deelname aan het onderzoek waren polyarticulair met negatieve reumafactor (67,2%), polyarticulair met positieve reumafactor (16,4%), uitgebreide oligo-articulaire (14,8%) en systemische juveniele idiopathische artritis zonder systemische manifestaties (1,6%). In totaal was 22,1% van de patiënten eerder behandeld met biologische DMARD's. In totaal ontving 36,9% van de patiënten gelijktijdig methotrexaat bij baseline. Wijzigingen in de dosis van methotrexaat of gelijktijdig gebruik van andere medicijnen (bijv. corticosteroïden, NSAID’s) waren toegestaan tijdens het onderzoek. Alle patiënten ontvingen upadacitinib 15 mg eenmaal daags in tabletvorm of tweemaal daags upadacitinib als drank in een op gewicht gebaseerde dosering gedurende maximaal 156 weken.
Klinische respons
Het aantal patiënten dat een respons vertoonde in week 12 en week 48 wordt weergegeven in tabel 23. De werkzaamheid was in het algemeen vergelijkbaar met de respons bij volwassen patiënten met reumatoïde artritis.
Tabel 23 Klinische respons
| Week 12 N=122 | Week 48 N=122 | |
| ACR Paediatric 70-responsa | 66,4% | 79,5% |
| JADAS27-CRP-remissieb | 23,0% | 43,4% |
Afkortingen: a ACR Paediatric 70 = verbetering van ≥70% op de pediatrische beoordelingsschaal van het American College of Rheumatology b JADAS27-CRP remissie = Remissie C-reactief proteïne volgens de Juvenile Arthritis Disease Activity Score voor 27 gewrichten; gedefinieerd als JADAS27-CRP≤1 Resultaten voor alle eindpunten worden gemeld met behulp van imputatie van non-responders. | ||
Atopische dermatitis
In totaal werden 542 adolescenten van 12 tot en met 17 jaar met matige tot ernstige atopische dermatitis gerandomiseerd in de drie wereldwijde fase 3‑onderzoeken, waarvan er 344 werden geëvalueerd voor de primaire analyse. Adolescenten in de primaire analyse werden gerandomiseerd om ofwel 15 mg (N = 114) of 30 mg (N = 114) upadacitinib of overeenkomend placebo (N = 116) te ontvangen, als monotherapie of in combinatie met topische corticosteroïden. De werkzaamheid kwam overeen bij adolescenten en volwassenen. De werkzaamheidsresultaten in week 16 bleven behouden tot en met week 260 bij adolescenten die werden behandeld met 15 mg of 30 mg upadacitinib (in week 260, N=273 in de studie; N=261 met werkzaamheidsresultaten).
Het veiligheidsprofiel bij adolescenten was over het algemeen vergelijkbaar met dat bij volwassenen, met dosisafhankelijke toenames van sommige bijwerkingen, waaronder neutropenie en herpes zoster. Bij beide doseringen was de frequentie van neutropenie licht verhoogd bij adolescenten in vergelijking met volwassenen. Bij beide doseringen was de frequentie van herpes zoster hoger bij volwassenen vergeleken met adolescenten.
Tabel 24 Werkzaamheidsresultaten van upadacitinib bij adolescenten in week 16
| Onderzoek | MEASURE UP 1 | MEASURE UP 2 | AD UP | ||||||
| Behandelgroep | PBO | UPA 15 mg | UPA 30 mg | PBO | UPA 15 mg | UPA 30 mg | PBO + TCS | UPA 15 mg + TCS | UPA 30 mg + TCS |
Aantal gerandomiseerd e proefpersonen (adolescenten) | 40 | 42 | 42 | 36 | 33 | 35 | 40 | 39 | 37 |
| % responders (95%-BI) | |||||||||
| vIGA-AD 0/1 a,b | 8 (0;16 ) | 38 (23;53 ) | 69 (55;83 ) | 3 (0;8) | 42 (26;59 ) | 62 (46;79 ) | 8 (0;16) | 31 (16;45 ) | 65 (50;80 ) |
| EASI 75a | 8% (0;17 ) | 71 (58;85 ) | 83 (72;95 ) | 14 (3;25 ) | 67 (51;83 ) | 74 (59;90 ) | 30 (16;44 ) | 56 (41;72 ) | 76 (62;90 ) |
Worst Pruritus NRSc (≥ 4 punten verbetering) | 15 (4;27 ) | 45 (30;60 ) | 55 (40;70 ) | 3 (0;8) | 33 (16;50 ) | 50 (33;67 ) | 13 (2;24) | 42 (26;58 ) | 55 (38;72 ) |
Afkortingen: UPA = upadacitinib (RINVOQ); PBO = placebo Proefpersonen met rescuemedicatie of van wie gegevens ontbraken zijn gerekend tot de non-responders. a Gebaseerd op het aantal gerandomiseerde proefpersonen | |||||||||
b Responder werd gedefinieerd als een patiënt met vIGA-AD 0 of 1 (“schoon” of “bijna schoon”) met een vermindering van ≥ 2 punten op een ordinale schaal van 0-4.
c Resultaten in een subset patiënten die voor beoordeling in aanmerking kwamen (patiënten met Worst Pruritus NRS-score ≥ 4 bij baseline).
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met RINVOQ in een of meerdere subgroepen van pediatrische patiënten met chronische idiopathische artritis (inclusief reumatoïde artritis, artritis psoriatica, spondyloartritis en juveniele idiopathische artritis), atopische dermatitis, alopecia areata, vitiligo, colitis ulcerosa en de ziekte van Crohn (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De plasmablootstelling aan upadacitinib is evenredig met de dosis over het therapeutische dosisbereik. Steady-state plasmaconcentraties worden binnen 4 dagen bereikt met minimale ophoping na meerdere eenmaal-daagse toedieningen van het tablet.
RINVOQ tabletten en RINVOQ drank zijn niet bio-equivalent. De twee farmaceutische vormen zijn daarom niet onderling uitwisselbaar op basis van het aantal milligram (zie rubriek 4.2).
Absorptie
Na orale toediening van een upadacitinibformulering met verlengde afgifte werd upadacitinib geabsorbeerd met een mediane Tmax van 2 tot 4 uur. Gelijktijdige inname van upadacitinib met een vetrijke maaltijd had geen klinisch relevant effect op de blootstelling aan upadacitinib (toename in AUC met 29% en Cmax met 39% tot 60%). In klinische onderzoeken werd upadacitinib toegediend zonder inachtneming van maaltijden (zie rubriek 4.2). In vitro is upadacitinib een substraat voor de effluxtransporters P-gp en BCRP.
Distributie
Upadacitinib wordt voor 52% gebonden aan plasma-eiwitten. Upadacitinib verdeelt zich gelijkelijk tussen plasma en bloedcelcomponenten, zoals aangegeven door de bloed-plasmaratio van 1,0.
Biotransformatie
De omzetting van upadacitinib wordt gemedieerd door CYP3A4 met een potentiële kleine bijdrage van CYP2D6. De farmacologische activiteit van upadacitinib wordt toegeschreven aan het oorspronkelijke molecuul. In een humaan radioactief gelabeld onderzoek was onveranderde upadacitinib verantwoordelijk voor 79% van de totale radioactiviteit in plasma terwijl de hoofdmetaboliet (product van mono-oxidatie gevolgd door glucuronidatie) verantwoordelijk was voor 13% van de totale plasmaradioactiviteit. Er zijn geen actieve metabolieten geïdentificeerd voor upadacitinib.
Eliminatie
Na toediening van één dosis [14C]-upadacitinib oplossing met onmiddellijke afgifte, werd upadacitinib hoofdzakelijk geëlimineerd als de onveranderde oorspronkelijke stof in de urine (24%) en feces (38%). Ongeveer 34% van de upadacitinibdosis werd uitgescheiden als metabolieten. De gemiddelde terminale halfwaardetijd van upadacitinib varieerde van 9 tot 14 uur.
Speciale populaties
Nierfunctiestoornis
De AUC van upadacitinib was 18%, 33% en 44% hoger bij patiënten met respectievelijk lichte (geschatte glomerulaire filtratiesnelheid 60 tot 89 ml/min/1,73 m2), matige (geschatte glomerulaire filtratiesnelheid 30 tot 59 ml/min/1,73 m2) en ernstige (geschatte glomerulaire filtratiesnelheid 15 tot 29 ml/min/1,73 m2) nierfunctiestoornis vergeleken met patiënten met een normale nierfunctie. De Cmax van upadacitinib was vergelijkbaar bij patiënten met een normale en verminderde nierfunctie. Een lichte of matige nierfunctiestoornis had geen klinisch relevant effect op blootstelling aan upadacitinib (zie rubriek 4.2).
Leverfunctiestoornis
Lichte (Child-Pugh A) en matige (Child-Pugh B) leverfunctiestoornis hadden geen klinisch relevant effect op de blootstelling aan upadacitinib. De AUC van upadacitinib was 28% en 24% hoger bij patiënten met respectievelijk lichte en matige leverfunctiestoornis vergeleken met patiënten met een normale leverfunctie. De Cmax van upadacitinib was onveranderd bij patiënten met lichte leverfunctiestoornis en 43% hoger bij patiënten met matige leverfunctiestoornis vergeleken met patiënten met een normale leverfunctie. Upadacitinib werd niet bestudeerd bij patiënten met ernstige (Child-Pugh C) leverfunctiestoornis.
Pediatrische patiënten
De farmacokinetiek en steady‑stateconcentraties van upadacitinib zijn vergelijkbaar bij volwassenen en adolescenten van 12 tot en met 17 jaar met atopische dermatitis, alopecia areata en vitiligo.
De dosering bij jongeren van 30 kg tot < 40 kg met atopische dermatitis werd bepaald door middel van populatiefarmacokinetische modellering en simulatie. Er zijn geen gegevens beschikbaar van klinische blootstelling bij adolescenten < 40 kg met atopische dermatitis.
De plasmablootstelling aan upadacitinib (Cmax,ss en AUC24,ss) bij pediatrische patiënten met polyarticulaire juveniele idiopathische artritis na het volgen van het aanbevolen pediatrische, op gewicht gebaseerde doseringsschema is naar verwachting vergelijkbaar met de beoogde plasmablootstelling bij volwassen patiënten met reumatoïde artritis die de aanbevolen dosis ontvangen.
De farmacokinetiek van upadacitinib bij pediatrische patiënten < 2 jaar of met een gewicht van < 10 kg is nog niet vastgesteld.
De farmacokinetiek van upadacitinib is nog niet beoordeeld bij pediatrische patiënten met artritis psoriatica, axiale spondyloartritis, colitis ulcerosa en de ziekte van Crohn (zie rubriek 4.2).
De farmacokinetiek van upadacitinib bij pediatrische patiënten (< 12 jaar) met atopische dermatitis, alopecia areata en vitiligo is niet bepaald.
Intrinsieke factoren
Leeftijd, geslacht, lichaamsgewicht, ras en etniciteit hadden geen klinisch betekenisvol effect op de blootstelling aan upadacitinib bij volwassen patiëntpopulaties. De farmacokinetiek van upadacitinib is consistent voor patiënten met reumatoïde artritis, artritis psoriatica, axiale spondyloartritis, reuscelarteriitis, atopische dermatitis, alopecia areata, vitiligo, colitis ulcerosa en de ziekte van Crohn.
Bij pediatrische patiënten met polyarticulaire juveniele idiopathische artritis met een lichaamsgewicht bij baseline van 11 tot 114 kg, nam de klaring van upadacitinib toe naarmate het lichaamsgewicht toenam, wat dosering op basis van gewicht ondersteunt (zie tabel 1). Leeftijd (boven het bereik van 2 tot < 18 jaar) had geen verder effect op de farmacokinetiek van upadacitinib wanneer er rekening werd gehouden met het effect van het lichaamsgewicht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie. Upadacitinib was, bij
| blootstellingen (gebaseerd op AUC) van ongeveer 4 en 10 keer de klinische dosis van 15 mg, 2 en 5 | |
| keer de klinische dosis van 30 mg, en 1,7 en 4 keer de klinische dosis van 45 mg aan respectievelijk | |
| mannelijke en vrouwelijke Sprague-Dawley-ratten, | |
niet carcinogeen in een 2-jarig carcinogeniciteitsonderzoek met Sprague-Dawley-ratten. Upadacitinib was niet carcinogeen in een carcinogeniciteitsonderzoek van 26 weken met CByB6F1-Tg(HRAS)2Jic-transgene muizen.
Upadacitinib was niet mutageen of genotoxisch op basis van de resultaten van in-vitro- en in-vivo-tests voor genmutaties en chromosomale afwijkingen.
Upadacitinib had geen effect op de vruchtbaarheid van mannelijke of vrouwelijke ratten bij blootstellingen tot ongeveer 17 en 34 keer de maximaal aanbevolen humane dosis (MRHD) van 45 mg bij respectievelijk mannetjes en vrouwtjes, op een AUC-basis in een onderzoek naar de vruchtbaarheid en de vroeg-embryonale ontwikkeling. Dosisgerelateerde toenames in de foetale resorpties geassocieerd met verlies na implantatie in dit onderzoek naar de vruchtbaarheid bij ratten werden toegeschreven aan de ontwikkelings-/teratogene effecten van upadacitinib. Bij blootstellingen lager dan klinische blootstellingen (gebaseerd op AUC) werden geen bijwerkingen gezien. Verliezen na implantatie werden gezien bij blootstellingen van 9 keer de klinische blootstelling van de MRHD van 45 mg (gebaseerd op AUC).
In dierlijke embryo-foetale ontwikkelingsstudies was upadacitinib teratogeen voor zowel ratten als konijnen. Upadacitinib resulteerde in toenames in skeletmisvorming in ratten bij 1,6, 0,8 en 0,6 keer de klinische blootstelling (gebaseerd op AUC) bij respectievelijk de dosis van 15 mg, 30 mg en 45 mg (MRHD). Een toename in incidentie van cardiovasculaire misvormingen bij konijnen werd gezien bij 15, 7,6 en 6 keer de klinische blootstelling bij respectievelijk de doses van 15 mg, 30 mg en 45 mg (gebaseerd op AUC).
Na toediening van upadacitinib aan lacterende ratten waren de upadacitinibconcentraties in melk op den duur over het geheel genomen vergelijkbaar met die in plasma, met een ongeveer 30-voudig hogere blootstelling in de melk in vergelijking met maternaal plasma. Ongeveer 97% van upadacitinibgerelateerd materiaal in de melk was het oorspronkelijke molecuul, upadacitinib.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de tabletten
Microkristallijne cellulose
Hypromellose
Mannitol
Wijnsteenzuur
Siliciumdioxide, colloïdaal watervrij
Magnesiumstearaat
Filmomhulling
Poly(vinylalcohol)
Macrogol
Talk
Titaniumdioxide (E171)
Zwart ijzeroxide (E172) (alleen de sterkte van 15 mg)
Rood ijzeroxide (E172)
Geel ijzeroxide (E172) (alleen de sterkte van 45 mg)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
RINVOQ 15 mg, tabletten met verlengde afgifte
Tabletten met verlengde afgifte in blisters: 2 jaar
Tabletten met verlengde afgifte in flessen: 3 jaar
RINVOQ 30 mg, tabletten met verlengde afgifte
Tabletten met verlengde afgifte in blisters: 2 jaar
Tabletten met verlengde afgifte in flessen: 3 jaar
RINVOQ 45 mg, tabletten met verlengde afgifte
Tabletten met verlengde afgifte in blisters: 2 jaar
Tabletten met verlengde afgifte in flessen: 3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
Bewaren in de oorspronkelijke blisterverpakking of fles ter bescherming tegen vocht. De fles zorgvuldig gesloten houden.
6.5 Aard en inhoud van de verpakking
RINVOQ 15 mg, tabletten met verlengde afgifte
Polyvinylchloride/polyethyleen/polychloortrifluoroethyleen - aluminium blisterverpakkingen met kalenderaanduiding in verpakkingen met 28 of 98 tabletten met verlengde afgifte, of multiverpakkingen met 84 (3 verpakkingen met 28) tabletten met verlengde afgifte.
HDPE-flessen met droogmiddel en polypropyleen dop in doos met 30 tabletten met verlengde afgifte. Verpakkingsgrootte: 1 fles (30 tabletten met verlengde afgifte) of 3 flessen (90 tabletten met verlengde afgifte).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
RINVOQ 30 mg, tabletten met verlengde afgifte
Polyvinylchloride/polyethyleen/polychloortrifluorethyleen - aluminium blisterverpakkingen met kalenderaanduiding in verpakkingen met 28 of 98 tabletten met verlengde afgifte.
HDPE-flessen met droogmiddel en polypropyleen dop in doos met 30 tabletten met verlengde afgifte. Verpakkingsgrootte: 1 fles (30 tabletten met verlengde afgifte) of 3 flessen (90 tabletten met verlengde afgifte).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
RINVOQ 45 mg, tabletten met verlengde afgifte
Polyvinylchloride/polyethyleen/polychloortrifluorethyleen - aluminium blisterverpakkingen met kalenderaanduiding in verpakkingen met 28 tabletten met verlengde afgifte.
HDPE-flessen met droogmiddel en polypropyleen dop in doos met 28 tabletten met verlengde afgifte.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/19/1404/001
EU/1/19/1404/002
EU/1/19/1404/003
EU/1/19/1404/004
EU/1/19/1404/005
EU/1/19/1404/006
EU/1/19/1404/007
EU/1/19/1404/008
EU/1/19/1404/009
EU/1/19/1404/010
EU/1/19/1404/011
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 december 2019
Datum van laatste verlenging: 19 september 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
RINVOQ 1 mg/ml drank
1. NAAM VAN HET GENEESMIDDEL
RINVOQ 1 mg/ml drank
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml drank bevat upadacitinib-hemihydraat, overeenkomend met 1 mg upadacitinib.
Hulpstof(fen) met bekend effect
Elke ml drank bevat 0,3 mg natriumbenzoaat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Drank
Heldere, kleurloze tot lichtgele vloeistof met een pH van 3,0-3,8.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicatie
RINVOQ is geïndiceerd voor de behandeling van actieve polyarticulaire juveniele idiopathische artritis (polyarticulair met positieve reumafactor [RF+] of negatieve reumafactor [RF-], uitgebreid oligo-articulair) bij patiënten van 2 jaar en ouder die onvoldoende hebben gereageerd op een of meer disease-modifying antirheumatic drugs (DMARD's) of die niet kunnen verdragen. RINVOQ kan worden gebruikt als monotherapie of in combinatie met methotrexaat.
4.2 Dosering en wijze van toediening
Een behandeling met upadacitinib moet worden gestart en plaatsvinden onder toezicht van artsen die ervaring hebben met de diagnose en behandeling van de aandoeningen waarvoor upadacitinib is geïndiceerd.
Dosering
De aanbevolen dosis wordt gebaseerd op het lichaamsgewicht.
Tabel 1 Dosering upadacitinib voor patiënten met polyarticulaire juveniele idiopathische artritis van twee jaar en ouder
| Gewicht patiënt | Doseringsregime |
| 10 tot < 20 kg | 3 mg (3 ml drank) tweemaal daags |
| 20 tot < 30 kg | 4 mg (4 ml drank) tweemaal daags |
| ≥ 30 kg | 6 mg (6 ml drank) tweemaal daags of 15 mg (één tablet van 15 mg) eenmaal daags |
RINVOQ tabletten en RINVOQ drank zijn niet bio-equivalent. De twee farmaceutische vormen zijn daarom niet onderling uitwisselbaar op basis van het aantal milligram.
Starten van de behandeling
Een behandeling mag niet worden ingezet bij patiënten met een absolute lymfocytentelling (ALC) < 0,5 x 10⁹ cellen/l, een absolute neutrofielentelling (ANC) < 1 x 10⁹ cellen/l of een hemoglobinewaarde (Hb) < 8 g/dl (zie rubriek 4.4 en 4.8).
Onderbreking van behandeling
De behandeling moet worden onderbroken als een patiënt een ernstige infectie krijgt tot de infectie onder controle is.
Onderbreking van de behandeling kan nodig zijn voor het herstel van afwijkende laboratoriumwaarden, zoals beschreven in tabel 2.
Tabel 2 Laboratoriumwaarden en richtlijn voor monitoring
| Laboratoriumwaarde | Actie | Richtlijn voor monitoring |
Absolute neutrofielentelling (ANC) | De behandeling moet worden onderbroken als ANC < 1 x 10⁹ cellen/l is en mag worden hervat wanneer ANC boven deze waarde is teruggekeerd | Evalueer bij baseline en daarna niet later dan 12 weken na start van de behandeling. Evalueer vervolgens tijdens de individuele controles van de patiënt. |
Absolute lymfocytentelling (ALC) | De behandeling moet worden onderbroken als ALC < 0,5 x 10⁹ cellen/l is en mag worden hervat wanneer ALC boven deze waarde is teruggekeerd | |
| Hemoglobine (Hb) | De behandeling moet worden onderbroken als de Hb < 8 g/dl is en mag worden hervat wanneer de Hb boven deze waarde is teruggekeerd | |
| Levertransaminasen | De behandeling moet tijdelijk worden onderbroken bij een vermoeden van door geneesmiddelen geïnduceerd leverletsel | Evalueer bij baseline en daarna bij routinecontroles van de patiënt. |
| Lipiden | Patiënten moeten worden behandeld volgens de internationale klinische richtlijnen voor hyperlipidemie | Evalueer 12 weken na aanvang van de behandeling en daarna volgens de internationale klinische richtlijnen voor hyperlipidemie |
Speciale populaties
Nierfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met een lichte of matige nierfunctiestoornis. Er zijn beperkte gegevens over het gebruik van upadacitinib bij patiënten met een ernstige nierfunctiestoornis (zie rubriek 5.2). Upadacitinib moet voorzichtig worden gebruikt bij patiënten met ernstige nierfunctiestoornissen. Het gebruik van upadacitinib is nog niet onderzocht bij patiënten met eindstadium nierfalen en wordt daarom niet aanbevolen voor gebruik bij deze patiënten.
Leverfunctiestoornis
Er is geen dosisaanpassing nodig voor patiënten met lichte (Child-Pugh A) of matige (Child-Pugh B) leverfunctiestoornis (zie rubriek 5.2). Upadacitinib mag niet worden gebruikt bij patiënten met ernstige (Child-Pugh C) leverfunctiestoornis (zie rubriek 4.3).
Pediatrische patiënten
De veiligheid en werkzaamheid van RINVOQ bij kinderen die < 10 kg wegen of jonger zijn dan 2 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
RINVOQ drank moet tweemaal per dag oraal worden ingenomen, met of zonder voedsel. RINVOQ drank moet worden toegediend met de meegeleverde indrukbare flesadapter en spuit voor orale toediening. Nadat de spuit is bevestigd op de adapter, moet de fles ondersteboven worden gehouden en het juiste volume worden opgetrokken. De flesadapter wordt bij het eerste gebruik in de hals van de fles geplaatst en mag na het aanbrengen niet meer worden verwijderd.
Voor instructies voor voorbereiden en toedienen van RINVOQ drank, verwijs de patiënt of verzorger naar de Instructies voor gebruik (rubriek 7) in de bijsluiter.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Actieve tuberculose (TB) of actieve ernstige infecties (zie rubriek 4.4).
- Ernstige leverfunctiestoornis (zie rubriek 4.2).
- Zwangerschap (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Upadacitinib dient bij de volgende patiënten alleen te worden gebruikt wanneer er voor hen geen geschikte behandelingsalternatieven beschikbaar zijn:
- patiënten van 65 jaar en ouder;
- patiënten met een atherosclerotische cardiovasculaire aandoening of andere cardiovasculaire risicofactoren in de medische voorgeschiedenis (zoals patiënten die roken of eerder langdurig hebben gerookt);
- patiënten met risicofactoren voor maligniteiten (bijv. patiënten met een aanwezige maligniteit of een maligniteit in de medische voorgeschiedenis).
Gebruik bij patiënten van 65 jaar en ouder
Gezien het verhoogde risico op MACE, maligniteiten, ernstige infecties en overlijden ongeacht de oorzaak bij patiënten van 65 jaar en ouder, wat in een groot gerandomiseerd onderzoek naar tofacitinib (een andere Janus-kinaseremmer (JAK-remmer)) is vastgesteld, dient upadacitinib bij deze patiënten alleen te worden gebruikt wanneer er voor hen geen geschikte behandelingsalternatieven beschikbaar zijn.
Bij patiënten van 65 jaar en ouder is er met 30 mg upadacitinib eenmaal daags een verhoogd risico op bijwerkingen. Daarom is de aanbevolen dosering voor langdurig gebruik bij deze patiëntengroep 15 mg eenmaal daags (zie rubriek 4.2 en 4.8).
Immunosuppressiva
Combinaties met andere krachtige immunosuppressiva, zoals azathioprine, 6-mercaptopurine, ciclosporine, tacrolimus en biologische DMARD's of andere JAK-remmers zijn niet in klinische onderzoeken geëvalueerd en worden niet aanbevolen omdat een risico op versterkte immunosuppressie niet kan worden uitgesloten.
Ernstige infecties
Er is bij patiënten die upadacitinib kregen melding gemaakt van ernstige en soms dodelijke infecties. De vaakst gemelde ernstige infecties bij upadacitinib waren pneumonie (zie rubriek 4.8) en cellulitis. Er is bij patiënten die upadacitinib kregen melding gemaakt van gevallen van bacteriële meningitis en sepsis. Opportunistische infecties die werden gemeld bij upadacitinib waren tuberculose, multidermatomale herpes zoster, orale/oesofageale candidiasis en cryptokokkose.
Upadacitinib mag niet worden ingezet bij patiënten met een actieve, ernstige infectie, met inbegrip van lokale infecties (zie rubriek 4.3).
Overweeg de risico's en voordelen van de behandeling voordat u upadacitinib inzet bij patiënten:
- met een chronische of terugkerende infectie;
- die zijn blootgesteld aan tuberculose;
- met een geschiedenis van een ernstige of opportunistische infectie;
- die in gebieden hebben gewoond of naar gebieden zijn gereisd met endemische tuberculose of endemische mycosen; of
- met onderliggende aandoeningen die hen predisponeren voor een infectie.
Patiënten moeten zorgvuldig gecontroleerd worden op het ontstaan van tekenen en symptomen van infectie tijdens en na de behandeling met upadacitinib. De behandeling met upadacitinib moet worden onderbroken als een patiënt een ernstige of opportunistische infectie krijgt. Een patiënt die tijdens de behandeling met upadacitinib een nieuwe infectie krijgt, moet onmiddellijk worden onderworpen aan een volledig diagnostisch onderzoek dat geschikt is voor een immuungecompromitteerde patiënt; een gepaste antimicrobiële therapie moet worden ingezet, de patiënt moet nauwgezet worden gecontroleerd en de behandeling met upadacitinib moet worden onderbroken als de patiënt niet op de antimicrobiële therapie reageert. De behandeling met upadacitinib mag worden hervat wanneer de infectie onder controle is.
Bij 30 mg upadacitinib werd een hoger percentage ernstige infecties gezien dan bij 15 mg upadacitinib.
Aangezien er in het algemeen een hogere incidentie van infecties is bij ouderen en patiëntengroepen met diabetes, is er voorzichtigheid geboden bij de behandeling van ouderen en patiënten met diabetes. Bij patiënten van 65 jaar en ouder dient upadacitinib alleen te worden gebruikt als er voor hen geen geschikte behandelingsalternatieven beschikbaar zijn (zie rubriek 4.2).
Tuberculose
Patiënten moeten op tuberculose (TB) worden gescreend voordat met een behandeling met upadacitinib wordt begonnen. Upadacitinib mag niet worden gegeven aan patiënten met actieve TB (zie rubriek 4.3). Anti-TB-therapie moet worden overwogen voordat upadacitinib wordt ingezet bij patiënten met eerder onbehandelde latente TB of patiënten met risicofactoren voor een TB-infectie.
Het wordt aanbevolen een arts met expertise in de behandeling van TB te raadplegen als hulp bij de beslissing of het inzetten van anti-TB-therapie aangewezen is voor een bepaalde patiënt.
Patiënten moeten gecontroleerd worden op tekenen en symptomen van TB, inclusief patiënten die voordat de therapie werd ingezet een negatieve test hadden voor een latente TB-infectie.
Virale reactivering
In klinische onderzoeken werd melding gemaakt van virale reactivering, inclusief gevallen van reactivering van het herpesvirus (bijv. herpes zoster) (zie rubriek 4.8). Het risico op herpes zoster lijkt hoger te zijn bij Japanse patiënten die werden behandeld met upadacitinib. Als een patiënt herpes zoster krijgt, moet onderbreking van de behandeling met upadacitinib worden overwogen tot de episode is verdwenen.
Een screening op virale hepatitis en controle op reactivering moeten worden uitgevoerd voordat de behandeling met upadacitinib wordt gestart en gedurende de behandeling. Patiënten die positief waren voor hepatitis C-antilichamen en RNA van het hepatitis C-virus waren uitgesloten van deelname aan de klinische onderzoeken. Patiënten die positief waren voor hepatitis B-oppervlakteantigeen en DNA van het hepatitis B-virus waren uitgesloten van deelname aan de klinische onderzoeken. Als DNA van het hepatitis B-virus wordt gedetecteerd tijdens het gebruik van upadacitinib, moet een leverspecialist worden geraadpleegd.
Vaccinatie
Er zijn geen gegevens beschikbaar over de respons op vaccinaties met levende vaccins bij patiënten die upadacitinib krijgen. Het gebruik van levende, verzwakte vaccins tijdens of onmiddellijk vóór de behandeling met upadacitinib wordt niet aanbevolen. Vóór inzetten van een behandeling met upadacitinib wordt aanbevolen dat patiënten voldoende gevaccineerd zijn, inclusief een profylactische vaccinatie tegen herpes zoster, overeenkomstig de huidige vaccinatierichtlijnen (zie rubriek 5.1).
Maligniteiten
Bij patiënten die met een JAK-remmer (inclusief upadacitinib) zijn behandeld, zijn lymfoom en andere maligniteiten gemeld.
In een groot gerandomiseerd, onderzoek met actieve comparator naar tofacitinib (een andere JAK-remmer) bij patiënten met reumatoïde artritis van 50 jaar en ouder met minimaal één bijkomende cardiovasculaire risicofactor, is bij tofacitinib een hoger aantal gevallen van maligniteit, met name longkanker, lymfoom en niet-melanoom huidkanker (NMSC), gezien dan bij tumornecrosefactorremmers (TNF-remmers).
Bij 30 mg upadacitinib werd een groter aantal gevallen van maligniteit gezien dan bij 15 mg upadacitinib.
Bij patiënten van 65 jaar en ouder, patiënten die roken of eerder langdurig hebben gerookt, of met andere risicofactoren voor maligniteiten (bijv. patiënten met een aanwezige maligniteit of een maligniteit in de medische voorgeschiedenis), dient upadacitinib alleen te worden gebruikt als er voor hen geen geschikte behandelingsalternatieven beschikbaar zijn.
Niet-melanoom huidkanker (NMSC)
NMSC's zijn gemeld bij patiënten die werden behandeld met upadacitinib (zie rubriek 4.8). Bij upadacitinib 30 mg werd een hoger percentage NMSC gezien dan bij upadacitinib 15 mg. Periodiek huidonderzoek wordt aanbevolen voor alle patiënten, met name voor patiënten met risicofactoren voor huidkanker.
Hematologische afwijkingen
Bij ≤1 % van de patiënten in klinische onderzoeken werd melding gemaakt van een absolute neutrofielentelling (ANC) < 1 x 10⁹ cellen/l, absolute lymfocytentelling (ALC) < 0,5 x 10⁹ cellen/l en hemoglobine < 8 g/dl (zie rubriek 4.8). De behandeling mag niet worden ingezet of moet tijdelijk worden onderbroken bij patiënten met een waargenomen ANC < 1 x 10⁹ cellen/l, ALC < 0,5 x 10⁹ cellen/l of hemoglobine < 8 g/dl tijdens routinecontroles van de patiënt (zie rubriek 4.2).
Gastro-intestinale perforaties
Gevallen van diverticulitis en gastro-intestinale perforaties zijn gemeld in klinische onderzoeken en tijdens post-marketing observaties (zie rubriek 4.8).
Voorzichtigheid is geboden bij gebruik van upadacitinib bij patiënten die mogelijk risico lopen op een gastro-intestinale perforatie (bijvoorbeeld patiënten met een divertikelaandoening, een voorgeschiedenis van diverticulitis, of patiënten die NSAID’s, corticosteroïden of opioïden gebruiken). Patiënten met actieve ziekte van Crohn hebben een verhoogd risico op het ontwikkelen van een darmperforatie. Patiënten die nieuwe buiksymptomen en –klachten vertonen, moeten onmiddellijk worden geëvalueerd, zodat diverticulitis of gastro-intestinale perforatie in een vroeg stadium kan worden vastgesteld.
Ernstige ongewenste cardiovasculaire voorvallen
In klinische onderzoeken naar upadacitinib zijn MACE-voorvallen waargenomen.
In een groot gerandomiseerd onderzoek met actieve comparator naar tofacitinib (een andere JAK-remmer) bij patiënten met reumatoïde artritis van 50 jaar en ouder met minimaal één bijkomende cardiovasculaire risicofactor, is bij tofacitinib een hoger aantal gevallen van MACE (gedefinieerd als cardiovasculair overlijden, niet-fataal myocardinfarct (MI) en niet-fatale beroerte) opgetreden dan bij TNF-remmers.
Bij patiënten van 65 jaar en ouder, patiënten die roken of eerder langdurig hebben gerookt, en bij patiënten met een atherosclerotische cardiovasculaire aandoening of andere cardiovasculaire risicofactoren in de medische voorgeschiedenis dient upadacitinib daarom alleen te worden gebruikt als er voor hen geen geschikte behandelingsalternatieven beschikbaar zijn.
Lipiden
De behandeling met upadacitinib werd in verband gebracht met een dosisafhankelijke toename in lipideparameters, inclusief totaal cholesterol, low-density lipoproteïne (LDL)-cholesterol en high-density lipoproteïne (HDL)-cholesterol (zie rubriek 4.8). In respons op een behandeling met statinen namen verhoogde LDL-cholesterolwaarden af tot de waarden van vóór de behandeling, hoewel het bewijs hiervoor beperkt is. Het effect van deze verhoogde lipidenparameters op cardiovasculaire morbiditeit en mortaliteit is niet vastgesteld (zie rubriek 4.2 voor richtlijn voor monitoring).
Verhoogde levertransaminase
De behandeling met upadacitinib werd in verband gebracht met een toegenomen incidentie van verhoogde leverenzymen in vergelijking met placebo (zie rubriek 4.8).
Levertransaminasen dienen bij baseline te worden geëvalueerd en daarna bij routinecontroles van de patiënt. Een onmiddellijk onderzoek naar de oorzaak van verhoogde leverenzymen wordt aanbevolen om mogelijke gevallen van door het geneesmiddel geïnduceerde leverschade te kunnen identificeren.
Als een toename van ALAT en ASAT wordt waargenomen tijdens routinecontroles van de patiënt en door het geneesmiddel geïnduceerde leverschade wordt vermoed, moet de behandeling met upadacitinib worden onderbroken tot deze diagnose wordt uitgesloten.
Veneuze trombo-embolie
Er zijn in klinische onderzoeken voor upadacitinib voorvallen van diepe veneuze trombose (DVT) en longembolie (PE, pulmonary embolism) waargenomen.
In een groot gerandomiseerd onderzoek met actieve comparator naar tofacitinib (een andere JAK-remmer) bij patiënten met reumatoïde artritis van 50 jaar en ouder met minimaal één bijkomende cardiovasculaire risicofactor, is bij tofacitinib een hoger aantal dosisafhankelijke gevallen van VTE, waaronder DVT en PE, gezien dan bij TNF-remmers.
Bij patiënten met risicofactoren voor cardiovasculaire aandoeningen of maligniteiten (zie ook rubriek 4.4 ‘Ernstige ongewenste cardiovasculaire voorvallen’ en ‘Maligniteiten’) dient upadacitinib alleen te worden gebruikt als er geen geschikte behandelingsalternatieven voor hen beschikbaar zijn.
Bij patiënten met andere bekende risicofactoren voor VTE dan de risicofactoren voor cardiovasculaire aandoeningen of maligniteiten, dient upadacitinib met voorzichtigheid te worden gebruikt. Andere risicofactoren voor VTE dan de risicofactoren voor cardiovasculaire aandoeningen of maligniteiten zijn eerdere VTE, patiënten bij wie een grote operatie is uitgevoerd, immobilisatie, gebruik van anticonceptieve hormonale combinatiepreparaten of hormoonsubstitutietherapie en erfelijke stollingsstoornissen. Patiënten dienen van tijd tot tijd opnieuw te worden geëvalueerd op verandering in het risico op VTE. Patiënten met klachten en symptomen van VTE dienen meteen te worden geëvalueerd en bij patiënten bij wie VTE wordt vermoed, dient de behandeling onmiddellijk te worden gestaakt, ongeacht de dosering.
Retinale veneuze occlusie
Retinale veneuze occlusie is gemeld bij patiënten die werden behandeld met JAK-remmers, waaronder upadacitinib. Patiënten moeten worden geadviseerd om onmiddellijk medische hulp te zoeken als ze symptomen ervaren die wijzen op retinale veneuze occlusie.
Overgevoeligheidsreacties
Er zijn bij patiënten die met upadacitinib zijn behandeld ernstige overgevoeligheidsreacties zoals anafylaxie en angio-oedeem gemeld. Als er een klinisch significante overgevoeligheidsreactie optreedt, dient de behandeling met upadacitinib te worden gestaakt en moet een geschikte therapie worden gestart (zie rubriek 4.3 en 4.8).
Hypoglykemie bij patiënten die worden behandeld voor diabetes
Er zijn meldingen geweest van hypoglykemie na aanvang van het gebruik van JAK-remmers, waaronder upadacitinib, bij patiënten die een behandeling voor diabetes krijgen. Het kan nodig zijn om de dosis van de antidiabetica aan te passen als er hypoglykemie optreedt.
Hulpstoffen met bekend effect
Natriumbenzoaat
Dit geneesmiddel bevat 0,3 mg natriumbenzoaat per ml.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per ml, dat wil zeggen dat het in wezen 'natriumvrij' is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Mogelijke effecten van andere geneesmiddelen op de farmacokinetiek van upadacitinib
Upadacitinib wordt hoofdzakelijk omgezet door CYP3A4. Daarom kan de plasmablootstelling aan upadacitinib worden beïnvloed door geneesmiddelen die CYP3A4 sterk remmen of induceren.
Gelijktijdige toediening met CYP3A4-remmers
De blootstelling aan upadacitinib neemt toe bij gelijktijdige toediening met sterke CYP3A4-remmers (zoals ketoconazol, itraconazol, posaconazol, voriconazol, claritromycine en grapefruit). In een klinisch onderzoek leidde gelijktijdige toediening van upadacitinib met ketoconazol tot een toename van 70% en 75% in respectievelijk de Cmax en AUC van upadacitinib. Upadacitinib tabletten van 15 mg eenmaal daags of 3 mg, 4 mg of 6 mg drank tweemaal daags moeten voorzichtig worden gebruikt bij patiënten die chronisch worden behandeld met sterke CYP3A4-remmers. Bij langdurig gebruik moeten alternatieven voor sterke CYP3A4-remmers worden overwogen. Tijdens behandeling met upadacitinib moet het nuttigen van voedingsmiddelen en dranken die grapefruit bevatten, worden vermeden.
Gelijktijdige toediening met CYP3A4-inductoren
De blootstelling aan upadacitinib neemt af bij gelijktijdige toediening met sterke CYP3A4-inductoren (zoals rifampine en fenytoïne), wat kan leiden tot een verminderd therapeutisch effect van upadacitinib. In een klinisch onderzoek leidde gelijktijdige toediening van upadacitinib na meerdere doses rifampicine (sterke CYP3A-inductor) tot een afname van ongeveer 50% en 60% in respectievelijk de Cmax en AUC van upadacitinib. Patiënten moeten worden gecontroleerd op veranderingen in de ziekteactiviteit als upadacitinib wordt toegediend met sterke CYP3A4-inductoren.
Methotrexaat en pH-modificerende geneesmiddelen (bijv. antacida of protonpompremmers) hebben geen effect op de plasmablootstelling aan upadacitinib.
Mogelijke effecten van upadacitinib op de farmacokinetiek van andere geneesmiddelen
Toediening van meerdere eenmaal daagse doses van 30 mg of 45 mg upadacitinib in tabletvorm aan gezonde proefpersonen had een beperkt effect op de plasmablootstelling aan midazolam (gevoelig substraat voor CYP3A) (24-26% afname in de AUC en Cmax van midazolam), wat aangeeft dat eenmaal daags 30 mg of 45 mg upadacitinib in tabletvorm mogelijk een zwak inducerend effect heeft op CYP3A. In een klinisch onderzoek nam de AUC van rosuvastatine en atorvastatine af met respectievelijk 33% en 23% en nam de Cmax van rosuvastatine af met 23% na toediening van meerdere eenmaal daagse upadacitinibdoses van 30 mg in tabletvorm aan gezonde proefpersonen. Upadacitinib had geen relevant effect op de Cmax van atorvastatine of op de plasmablootstelling aan ortho-hydroxyatorvastatine (belangrijke actieve metaboliet van atorvastatine). De toediening van meerdere eenmaal daagse doses van 45 mg upadacitinib in tabletvorm aan gezonde proefpersonen had een beperkte toename van de AUC en Cmax van dextromethorfan (gevoelig substraat voor CYP2D6) met respectievelijk 30% en 35% tot gevolg, wat aangeeft dat eenmaal daags 45 mg upadacitinib in tabletvorm een zwak remmend effect heeft op CYP2D6. Er wordt geen aanpassing van de dosis
aanbevolen voor CYP3A-substraten, CYP2D6-substraten, rosuvastatine of atorvastatine bij gelijktijdige toediening met upadacitinib.
Upadacitinib heeft geen relevante effecten op de plasmablootstelling aan ethinylestradiol, levonorgestrel, methotrexaat of geneesmiddelen die substraten zijn voor omzetting door CYP1A2, CYP2B6, CYP2C9 of CYP2C19.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende 4 weken na de laatste dosis upadacitinib. Informeer meisjes en/of hun ouders/verzorgers dat de behandelend arts op de hoogte moet worden gebracht indien de patiënt tijdens de behandeling met upadacitinib begint met menstrueren.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van upadacitinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Upadacitinib was teratogeen in ratten en konijnen met effecten in de botten van ratfoetussen en in het hart van konijnfoetussen bij blootstelling in utero.
Upadacitinib is gecontra-indiceerd tijdens de zwangerschap (zie rubriek 4.3).
Als een patiënt zwanger wordt tijdens het gebruik van upadacitinib, moeten de ouders op de hoogte worden gebracht van het potentiële risico voor de foetus.
Borstvoeding
Het is niet bekend of upadacitinib/metabolieten bij de mens in de moedermelk wordt/worden uitgescheiden. Uit beschikbare farmacodynamische/toxicologische gegevens bij dieren blijkt dat upadacitinib in melk wordt uitgescheiden (zie rubriek 5.3).
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Upadacitinib mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven. Er moet worden besloten of borstvoeding moet worden gestaakt of dat de behandeling met upadacitinib moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Het effect van upadacitinib op de vruchtbaarheid bij de mens is niet geëvalueerd. De resultaten van dieronderzoek duiden niet op effecten wat betreft de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Upadacitinib kan een geringe invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen, omdat duizeligheid en vertigo kunnen optreden tijdens de behandeling met RINVOQ (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Bij de placebogecontroleerde klinische onderzoeken naar reumatoïde artritis, artritis psoriatica en axiale spondyloartritis waren de meest gemelde bijwerkingen (≥ 2% van de patiënten bij ten minste één van de indicaties met het hoogste percentage onder de genoemde indicaties) met 15 mg upadacitinib: infecties van de bovenste luchtwegen (19,5%), verhoogde creatinekinase (CK) in het bloed (8,6%), verhoogde alanineaminotransferase (4,3%) bronchitis (3,9%), misselijkheid (3,5%), neutropenie (2,8%), hoesten (2,2%), verhoogde aspartaataminotransferase (2,2%) en hypercholesterolemie (2,2%).
Bij de placebogecontroleerde klinische onderzoeken naar atopische dermatitis waren de meest gemelde bijwerkingen (≥ 2% van de patiënten) met 15 mg of 30 mg upadacitinib infectie van de bovenste luchtwegen (25,4%), acne (15,1%), herpes simplex (8,4%), hoofdpijn (6,3%), verhoogde CK in het bloed (5,5%), hoesten (3,2%), folliculitis (3,2%), buikpijn (2,9%), misselijkheid (2,7%), neutropenie (2,3%), pyrexie (2,1%) en influenza (2,1%).
In de placebogecontroleerde klinische onderzoeken naar de inductie- en onderhoudsdosis voor colitis ulcerosa en de ziekte van Crohn waren de meest gemelde bijwerkingen (≥ 3% van de patiënten) bij 45 mg, 30 mg of 15 mg upadacitinib een bovensteluchtweginfectie (19,9%), pyrexie (8,7%), verhoogde creatinekinase (CK) in het bloed (7,6%), anemie (7,4%), hoofdpijn (6,6%), acne (6,3%), herpes zoster (6,1%), neutropenie (6,0%), rash (5,2%), pneumonie (4,1%), hypercholesterolemie (4,0%), bronchitis (3,9%), verhoogde aspartaataminotransferase (3,9%), vermoeidheid (3,9%), folliculitis (3,6%), verhoogde alanineaminotransferase (3,5%), herpes simplex (3,2%) en influenza (3,2%).
De meest gemelde ernstige bijwerkingen waren ernstige infecties (zie rubriek 4.4).
Het veiligheidsprofiel van upadacitinib bij langdurige behandeling was over het algemeen vergelijkbaar met het veiligheidsprofiel tijdens de placebogecontroleerde periode bij alle indicaties.
Lijst van bijwerkingen in tabelvorm
De onderstaande lijst met bijwerkingen is gebaseerd op klinische onderzoeken en postmarketingervaring bij volwassenen en adolescenten met upadacitinib tabletten. De frequentie van bijwerkingen die hieronder worden vermeld, wordt gedefinieerd aan de hand van de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000). De frequenties in tabel 3 zijn gebaseerd op de hogere aantallen bijwerkingen die werden gemeld voor RINVOQ in klinische onderzoeken naar reumatische ziekten (15 mg tablet), atopische dermatitis (15 mg en 30 mg tabletten), alopecia areata (15 mg en 30 mg tabletten), vitiligo (15 mg tablet), colitis ulcerosa (15 mg, 30 mg en 45 mg tabletten) of de ziekte van Crohn (15 mg, 30 mg en 45 mg tabletten). In het geval van merkbare verschillen in frequentie tussen de indicaties wordt dit aangegeven in de voetnoten onder de tabel.
Tabel 3 Bijwerkingen
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms | Zelden |
| Infecties en parasitaire aandoeningen | Bovenste-luchtweg-infectiesa | Bronchitisa,b Herpes zostera Herpes simplexa Folliculitis Influenza Urineweginfecties Pneumoniea,h | Orale candidiase Diverticulitis Sepsis | |
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Niet-melanoom huidkankerf | |||
Bloed- en lymfestelselaandoeningen | Anemiea Neutropeniea Lymfopenie | |||
| Immuunsysteemaandoeningen | Urticariac,g | Ernstige overgevoelig-heidsreactiesa,e | ||
Voedings- en stofwisselingsstoornissen | Hyperchole- sterolemiea,b Hyperlipidemiea,b | Hypertri- glyceridemie | ||
| Zenuwstelselaandoeningen | Hoofdpijna,j Duizeligheid | |||
| Evenwichtsorgaan- en ooraandoeningen | Vertigoa | |||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoesten | |||
| Maagdarmstelselaandoeninge n | Buikpijna Misselijkheid | Gastro-intesti-nale perforatiei | ||
Huid- en onderhuidaandoeningen | Acnea,c,d,g | Rasha | ||
| Voortplantingsstelsel- en borstaandoeningen | Sperma-verkleuringl | |||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid Pyrexie Perifeer oedeema,k | |||
| Onderzoeken | Verhoogde creatinekinase (CK) in bloed ALAT verhoogdb ASAT verhoogdb Gewicht verhoogdg | |||
a Weergegeven als gegroepeerde term b In onderzoeken naar atopische dermatitis kwamen bronchitis, hypercholesterolemie, hyperlipidemie, verhoogd ALAT en verhoogd ASAT met de frequentie ‘soms’ voor. c In onderzoeken naar reumatologische aandoeningen kwam acne met de frequentie ‘vaak’ voor en urticaria ‘soms’. d In onderzoeken naar colitis ulcerosa kwam acne met de frequentie ‘vaak’ voor. e Ernstige overgevoeligheidsreacties, waaronder anafylactische reactie en angio-oedeem f De meeste gevallen van huidkanker zijn gemeld als basaalcelcarcinoom en plaveiselcelcarcinoom van de huid g Bij de ziekte van Crohn kwam acne ‘vaak’ voor en kwamen urticaria en verhoogd gewicht ‘soms’ voor. | ||||
h Pneumonie kwam ‘vaak’ voor bij de ziekte van Crohn en ‘soms’ bij alle andere indicaties. i Frequentie is gebaseerd op klinische studies bij de ziekte van Crohn.
j Hoofdpijn kwam ‘zeer vaak’ voor in het onderzoek naar reuscelarteriitis.
k Frequentie is gebaseerd op het onderzoek naar reuscelarteriitis.
l Er zijn meldingen gedaan van spermaverkleuring, meestal blauw en minder vaak groen, hoofdzakelijk bij patiënten die upadacitinib gebruiken voor colitis ulcerosa of de ziekte van Crohn. De klinische betekenis van spermaverkleuring is onbekend.
Beschrijving van geselecteerde bijwerkingen
Reumatoïde artritis
Infecties
In placebogecontroleerde klinische onderzoeken met achtergrond-DMARD's, was de frequentie van infecties over een periode van 12/14 weken in de groep die 15 mg upadacitinib kreeg 27,4% vergeleken met 20,9% in de placebogroep. In methotrexaat (MTX)-gecontroleerde klinische onderzoeken was de frequentie van infecties over een periode van 12/14 weken in de groep die monotherapie met 15 mg upadacitinib kreeg 19,5% vergeleken met 24,0% in de MTX-groep. De algehele ratio infecties op lange termijn voor de groep die 15 mg upadacitinib kreeg over alle vijf klinische fase 3-onderzoeken (2.630 patiënten) was 93,7 voorvallen per 100 patiëntjaren.
In placebogecontroleerde klinische onderzoeken met achtergrond-DMARD's, was de frequentie van ernstige infecties over een periode van 12/14 weken in de groep die 15 mg upadacitinib kreeg 1,2% vergeleken met 0,6% in de placebogroep. In MTX-gecontroleerde klinische onderzoeken was de frequentie van ernstige infecties over een periode van 12/14 weken in de groep die monotherapie met 15 mg upadacitinib kreeg 0,6% vergeleken met 0,4% in de MTX-groep. De algehele ratio ernstige infecties op lange termijn voor de groep die 15 mg upadacitinib kreeg over alle vijf klinische fase 3-onderzoeken was 3,8 voorvallen per 100 patiëntjaren. De vaakst gemelde ernstige infectie was pneumonie. Het percentage ernstige infecties bleef stabiel bij langdurige blootstelling.
Opportunistische infecties (met uitzondering van tuberculose)
In placebogecontroleerde klinische onderzoeken met achtergrond-DMARD's, was de frequentie van opportunistische infecties over een periode van 12/14 weken in de groep die 15 mg upadacitinib kreeg 0,5% vergeleken met 0,3% in de placebogroep. In MTX-gecontroleerde klinische onderzoeken waren er geen gevallen van opportunistische infecties over een periode van 12/14 weken in de groep die monotherapie met 15 mg upadacitinib kreeg en 0,2% in de MTX-groep. De algehele ratio opportunistische infecties op lange termijn voor de groep die 15 mg upadacitinib kreeg over alle vijf klinische fase 3-onderzoeken was 0,6 voorvallen per 100 patiëntjaren.
De ratio herpes zoster op lange termijn voor de groep die 15 mg upadacitinib kreeg over alle vijf klinische fase 3-onderzoeken was 3,7 voorvallen per 100 patiëntjaren. De meeste gevallen van herpes zoster betroffen één dermatoom en waren niet ernstig van aard.
Verhoogde levertransaminase
In placebogecontroleerde onderzoeken met achtergrond-DMARD's werd tot 12/14 weken in ten minste één meting een verhoging van alanineaminotransferase (ALAT) en aspartaataminotransferase (ASAT) ≥ 3 x bovengrens van normaal (ULN) waargenomen bij respectievelijk 2,1% en 1,5% van de patiënten die werden behandeld met 15 mg upadacitinib, vergeleken met respectievelijk 1,5% en 0,7% van de patiënten die met placebo werden behandeld. Van de 22 gevallen van verhoogde levertransaminase waren de meeste asymptomatisch en van voorbijgaande aard.
In MTX-gecontroleerde onderzoeken werd tot 12/14 weken in ten minste één meting een verhoging van ALAT en ASAT ≥ 3 x ULN waargenomen bij respectievelijk 0,8% en 0,4% van de patiënten die
werden behandeld met 15 mg upadacitinib, vergeleken met respectievelijk 1,9% en 0,9% van de patiënten die met MTX werden behandeld.
Het patroon en de incidentie van de verhoging van ALAT/ASAT bleef lange tijd stabiel, met inbegrip van langetermijn-verlengingsonderzoeken.
Verhoogde lipiden
De behandeling met 15 mg upadacitinib werd in verband gebracht met verhogingen in lipideparameters, zoals totaal cholesterol, triglyceriden, LDL-cholesterol en HDL-cholesterol. Er was geen verandering in de LDL/HDL-ratio. De verhoogde waarden werden na 2 tot 4 weken behandeling waargenomen en bleven stabiel bij een langere behandeling. Onder de patiënten in de gecontroleerde onderzoeken met baselinewaarden onder de gespecificeerde limieten werd met de volgende frequenties een verschuiving waargenomen naar boven de gespecificeerde limieten bij ten minste één gelegenheid in 12/14 weken (inclusief patiënten met een geïsoleerde verhoogde waarde):
- Totaal cholesterol ≥ 5,17 mmol/l (200 mg/dl): 62% vs. 31%, in respectievelijk de groep die upadacitinib 15 mg kreeg en de placebogroep
- LDL-cholesterol ≥ 3,36 mmol/l (130 mg/dl): 42% vs. 19%, in respectievelijk de groep die upadacitinib 15 mg kreeg en de placebogroep
- HDL-cholesterol ≥ 1,03 mmol/l (40 mg/dl): 89% vs. 61%, in respectievelijk de groep die upadacitinib 15 mg kreeg en de placebogroep
- Triglyceriden ≥ 2,26 mmol/l (200 mg/dl): 25% vs. 15%, in respectievelijk de groep die upadacitinib 15 mg kreeg en de placebogroep
Creatinekinase (CK-waarden)
In placebogecontroleerde onderzoeken met achtergrond-DMARD's werden gedurende 12/14 weken toenames in CK-waarden waargenomen. Verhoogde CK-waarden > 5 x bovengrens van normaal (ULN) werden over een periode van 12/14 weken gemeld bij 1,0% en 0,3% van de patiënten in respectievelijk de groep die 15 mg upadacitinib kreeg en de placebogroep. De meeste verhoogde waarden van > 5 x ULN waren van voorbijgaande aard en de behandeling hoefde niet te worden gestopt. De gemiddelde CK-waarden waren na 4 weken verhoogd met een gemiddelde toename van 60 U/l na 12 weken en bleven daarna stabiel op de verhoogde waarde, ook gedurende een voortgezette behandeling.
Neutropenie
In placebogecontroleerde onderzoeken met achtergrond-DMARD's werd gedurende 12/14 weken in ten minste één meting een afname in het aantal neutrofielen waargenomen tot onder 1 x 10⁹ cellen/l bij 1,1% en < 0,1% van de patiënten in respectievelijk de groep die 15 mg upadacitinib kreeg en de placebogroep. In klinische onderzoeken werd de behandeling onderbroken als respons op ANC < 1 x 10⁹ cellen/l (zie rubriek 4.2). Het gemiddelde aantal neutrofielen nam over 4 tot 8 weken af. De afname in het aantal neutrofielen bleef op den duur op een lagere waarde dan bij baseline stabiel, ook gedurende een voortgezette behandeling.
Artritis psoriatica
Over het geheel genomen kwam het veiligheidsprofiel bij patiënten met artritis psoriatica die werden behandeld met 15 mg upadacitinib, overeen met het veiligheidsprofiel bij patiënten met reumatoïde artritis. Er werd een hoger percentage ernstige infecties (respectievelijk 2,6 voorvallen per 100 patiëntjaren en 1,3 voorvallen per 100 patiëntjaren) en verhoogde levertransaminasen (ALAT-verhogingen graad 3 en hoger, respectievelijk 1,4% en 0,4%) waargenomen bij patiënten die behandeld werden met upadacitinib in combinatie met MTX, vergeleken met patiënten die werden behandeld met monotherapie.
Axiale spondyloartritis
Over het geheel genomen kwam het veiligheidsprofiel bij patiënten met axiale spondyloartritis die werden behandeld met 15 mg upadacitinib, overeen met het veiligheidsprofiel bij patiënten met reumatoïde artritis.
Reuscelarteriitis
Het veiligheidsprofiel dat werd waargenomen bij patiënten met reuscelarteriitis die werden behandeld met 15 mg upadacitinib, kwam in het algemeen overeen met het veiligheidsprofiel dat bekend is voor upadacitinib.
Ernstige infecties
In het placebogecontroleerde klinische onderzoek was de frequentie van ernstige infecties over een periode van 52 weken in de groep die 15 mg upadacitinib kreeg 5,7% en in de placebogroep 10,7%. Het aantal voorvallen van ernstige infecties op de lange termijn was 5,9 per 100 patiëntjaren bij de 15 mg upadacitinibgroep en 10,5 per 100 patiëntjaren voor de placebogroep.
Opportunistische infecties (met uitzondering van tuberculose)
In het placebogecontroleerde klinische onderzoek was de frequentie van opportunistische infecties (met uitzondering van tuberculose en herpes zoster) over 52 weken in de groep die 15 mg upadacitinib kreeg, 1,9% en in de placebogroep 0,9%. Het aantal langetermijnvoorvallen per 100 patiëntjaren van opportunistische infecties (met uitzondering van tuberculose en herpes zoster) was 1,8 voor de groep die 15 mg upadacitinib kreeg, en 1,5 voor de placebogroep.
In het placebogecontroleerde klinische onderzoek was de frequentie van herpes zoster over 52 weken in de groep die 15 mg upadacitinib kreeg, 5,3% en in de placebogroep 2,7%. Het aantal langetermijnvoorvallen per 100 patiëntjaren van herpes zoster was 5,9 voor de groep die 15 mg upadacitinib kreeg, en 3,0 voor de placebogroep.
Atopische dermatitis
Infecties
In de placebogecontroleerde periode van de klinische onderzoeken was de frequentie van infecties over een periode van 16 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, respectievelijk 39% en 43% vergeleken met 30% in de placebogroep. De ratio infecties op lange termijn tot en met week 260 voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 82,6 en 92,7 voorvallen per 100 patiëntjaren.
In de placebogecontroleerde klinische onderzoeken was de frequentie van ernstige infecties over een periode van 16 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, respectievelijk 0,8% en 0,4% vergeleken met 0,6% in de placebogroep. De ratio ernstige infecties op lange termijn tot en met week 260 voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 2,2 en 2,6 voorvallen per 100 patiëntjaren.
Opportunistische infecties (met uitzondering van tuberculose)
In de placebogecontroleerde periode van de klinische onderzoeken was de meest frequent gemelde opportunistische infectie (exclusief tuberculose en herpes zoster) eczema herpeticum. De frequentie van eczema herpeticum over een periode van 16 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 0,7% en 0,8% vergeleken met 0,4% in de placebogroep. De ratio opportunistische infecties (exclusief tuberculose en herpes zoster) op lange termijn tot en met week 260 voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 1,7 en 2,0 voorvallen per 100 patiëntjaren. De ratio eczema herpeticum op lange termijn tot en met week 260
voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 1,5 en 1,9 voorvallen per 100 patiëntjaren.
De ratio herpes zoster op lange termijn tot en met week 260 voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 3,2 en 5,3 voorvallen per 100 patiëntjaren. De meeste gevallen van herpes zoster betroffen één dermatoom en waren niet ernstig van aard.
Afwijkende laboratoriumwaarden
Dosisafhankelijke veranderingen in ALAT verhoogd ALAT en/of ASAT verhoogd (≥ 3 x ULN), lipideparameters, CK-waarden (> 5 x ULN) en neutropenie (ANC < 1 x 10⁹ cellen/l) die samenhangen met behandeling met upadacitinib waren vergelijkbaar met wat werd waargenomen in de klinische onderzoeken naar reumatologische ziekte.
Kleine verhogingen in LDL-cholesterol werden na week 16 waargenomen in onderzoeken naar atopische dermatitis. In week 52 was de gemiddelde stijging van het LDL-cholesterol ten opzichte van baseline 0,41 mmol/l voor 15 mg upadacitinib en 0,56 mmol/l voor 30 mg upadacitinib.
Alopecia areata
Het veiligheidsprofiel van upadacitinib 15 mg en 30 mg dat is waargenomen bij patiënten met alopecia areata, kwam in het algemeen overeen met het bekende veiligheidsprofiel bij patiënten met atopische dermatitis. Er werden geen nieuwe veiligheidsbevindingen vastgesteld.
Vitiligo
Het veiligheidsprofiel van upadacitinib 15 mg dat is waargenomen bij patiënten met vitiligo, kwam in het algemeen overeen met het bekende veiligheidsprofiel bij patiënten met atopische dermatitis. Er werden geen nieuwe veiligheidsbevindingen vastgesteld. Er werd een hogere incidentie van hypercholesterolemie gezien bij patiënten met vitiligo die werden behandeld met upadacitinib 15 mg (3,4%) vergeleken met placebo (2,0%).
Colitis ulcerosa
Het algehele veiligheidsprofiel dat werd waargenomen bij patiënten met colitis ulcerosa, kwam in het algemeen overeen met het veiligheidsprofiel dat werd waargenomen bij patiënten met reumatoïde artritis.
Bij een inductieperiode van 16 weken werd een hoger percentage herpes zoster waargenomen dan bij een inductieperiode van 8 weken.
Infecties
In de placebogecontroleerde inductieonderzoeken was de frequentie van infecties over een periode van 8 weken in de groep die 45 mg upadacitinib kreeg 20,7% en in de placebogroep 17,5%. In het placebogecontroleerde onderhoudsonderzoek was de frequentie van infecties over een periode van 52 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, respectievelijk 40,4% en 44,2%, en in de placebogroep 38,8%. Het aantal voorvallen van infecties op de langere termijn bij 15 mg en 30 mg upadacitinib was respectievelijk 64,5 en 77,8 per 100 patiëntjaren.
In de placebogecontroleerde inductieonderzoeken was de frequentie van ernstige infecties over een periode van 8 weken in zowel de groep die 45 mg upadacitinib kreeg als de placebogroep 1,3%. Er werden geen additionele ernstige infecties waargenomen tijdens een verlengde behandeling van 8 weken met 45 mg upadacitinib. In het placebogecontroleerde onderhoudsonderzoek was de frequentie van ernstige infecties over een periode van 52 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, respectievelijk 3,6% en 3,2%, ten opzichte van 3,3% in de placebogroep. Het aantal langetermijnvoorvallen per 100 patiëntjaren van ernstige infecties voor de groepen die 15 mg en
30 mg upadacitinib kregen, was respectievelijk 3,0 en 4,6. In de inductie- en onderhoudsfase was de ernstige infectie die het vaakst werd gemeld, pneumonie door COVID-19.
Opportunistische infecties (met uitzondering van tuberculose)
In de placebogecontroleerde inductieonderzoeken was de frequentie van opportunistische infecties (met uitzondering van tuberculose en herpes zoster) over een periode van 8 weken in de groep die 45 mg upadacitinib kreeg, 0,4% en in de placebogroep 0,3%. Er werden geen extra opportunistische infecties (met uitzondering van tuberculose en herpes zoster) waargenomen tijdens de verlengde behandeling van 8 weken met 45 mg upadacitinib. In het placebogecontroleerde onderhoudsonderzoek was de frequentie van opportunistische infecties (met uitzondering van tuberculose en herpes zoster) over een periode van 52 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, respectievelijk 0,8% en 0,8% ten opzichte van 0,8% in de placebogroep. Het aantal langetermijnvoorvallen per 100 patiëntjaren van opportunistische infecties (met uitzondering van tuberculose en herpes zoster) voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 0,3 en 0,6.
In de placebogecontroleerde inductieonderzoeken over een periode van 8 weken was de frequentie van herpes zoster in de groep die 45 mg upadacitinib kreeg 0,6% en in de placebogroep 0%. De frequentie van herpes zoster tijdens een 16 weken durende behandeling met 45 mg upadacitinib was 3,9%. In het placebogecontroleerde onderhoudsonderzoek was de frequentie van herpes zoster over een periode van 52 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, respectievelijk 4,8% en 5,6%, ten opzichte van 0% in de placebogroep. Het aantal langetermijnvoorvallen per 100 patiëntjaren van herpes zoster voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 4,5 en 7,2.
Gastro-intestinale perforaties
In de placebogecontroleerde onderhoudsperiode werd gastro-intestinale perforatie gemeld bij 1 patiënt behandeld met placebo (1,5 per 100 patiëntjaren) en bij geen enkele patiënt behandeld met upadacitinib 15 mg of 30 mg. In het langetermijn-verlengingsonderzoek rapporteerden 1 patiënt behandeld met upadacitinib 15 mg (0,1 per 100 patiëntjaren) en 1 patiënt behandeld met upadacitinib 30 mg (<0,1 per 100 patiëntjaren) voorvallen.
Afwijkende laboratoriumwaarden
In de klinische onderzoeken naar de inductie-dosis en onderhoudsdosis waren de veranderingen in laboratoriumwaarden van een verhoogde ALAT en/of verhoogde ASAT (≥ 3 x ULN), CK-waarden (> 5 x ULN) en neutropenie (ANC < 1 x 10⁹ cellen/l) die werden geassocieerd met de behandeling met upadacitinib, in het algemeen vergelijkbaar met wat werd waargenomen in de klinische onderzoeken naar reumatologische aandoeningen en atopische dermatitis. Er werden dosisafhankelijke veranderingen in deze laboratoriumparameters waargenomen die werden geassocieerd met een behandeling van 15 mg en 30 mg upadacitinib.
In de placebogecontroleerde inductieonderzoeken die maximaal 8 weken duurden, was bij 2,0% van de patiënten die 45 mg upadacitinib kregen en bij 0,8% van de patiënten die een placebo kregen, bij minimaal één meting het aantal lymfocyten tot onder 0,5 x 10⁹ cellen/l gedaald. In het placebogecontroleerde onderhoudsonderzoek dat maximaal 52 weken duurde, was bij 1,6% van de patiënten die 15 mg upadacitinib kregen, bij 1,2% van de patiënten die 30 mg upadacitinib kregen en bij 0,8% van de patiënten die een placebo kregen, bij minimaal één meting het aantal lymfocyten tot onder 0,5 x 10⁹ cellen/l gedaald. In de klinische onderzoeken werd de behandeling onderbroken als ALC < 0,5 x 10⁹ cellen/l (zie rubriek 4.2). Er werden geen opmerkelijke gemiddelde veranderingen in het aantal lymfocyten waargenomen gedurende de behandeling met upadacitinib.
Er werden verhogingen van lipidenparameters waargenomen bij een behandeling van 8 weken met 45 mg upadacitinib en deze bleven in het algemeen stabiel bij een langere behandeling met 15 mg of 30 mg upadacitinib. Onder de patiënten in de placebogecontroleerde inductieonderzoeken met baselinewaarden onder de gespecificeerde limieten, werd met de volgende frequenties een
verschuiving waargenomen naar een waarde boven de gespecificeerde limieten bij ten minste één gelegenheid in 8 weken (inclusief patiënten met een geïsoleerde verhoogde waarde):
Totaal cholesterol ≥ 5,17 mmol/l (200 mg/dl): 49% versus 11% in respectievelijk de groep die
45 mg upadacitinib kreeg en de placebogroep
LDL-cholesterol ≥ 3,36 mmol/l (130 mg/dl): 27% versus 9% in respectievelijk de groep die
45 mg upadacitinib kreeg en de placebogroep
HDL-cholesterol ≥ 1,03 mmol/l (40 mg/dl): 79% versus 36% in respectievelijk de groep die
45 mg upadacitinib kreeg en de placebogroep
- Triglyceriden ≥ 2,26 mmol/l (200 mg/dl): 6% versus 4% in respectievelijk de groep die 45 mg upadacitinib kreeg en de placebogroep
Ziekte van Crohn
Het veiligheidsprofiel dat werd waargenomen bij met upadacitinib behandelde patiënten met de ziekte van Crohn, kwam in het algemeen overeen met het bekende veiligheidsprofiel voor upadacitinib.
Ernstige infecties
In de placebogecontroleerde inductieonderzoeken was de frequentie van ernstige infectie over een periode van 12 weken in de groep die 45 mg upadacitinib kreeg 1,9% en in de placebogroep 1,7%. In het placebogecontroleerde onderhoudsonderzoek was de frequentie van ernstige infectie over een periode van 52 weken in de groepen die 15 mg en 30 mg upadacitinib kregen, respectievelijk 3,2% en 5,7%, vergeleken met 4,5% in de placebogroep. Het aantal voorvallen van ernstige infecties op de langere termijn in de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 5,1 en 7,3 per 100 patiëntjaren bij patiënten die reageerden op 45 mg upadacitinib als inductiebehandeling. De vaakst gemelde ernstige infecties in de inductie- en onderhoudsonderzoeken waren gastro-intestinale infecties.
Gastro-intestinale perforaties
Tijdens de placebogecontroleerde periode in de klinische fase 3 inductie-onderzoeken werd gedurende 12 weken bij 1 patiënt (0,1%) die werd behandeld met 45 mg upadacitinib gastro-intestinale perforatie gemeld en bij geen enkele patiënt met placebo. Bij alle patiënten die tijdens de inductieonderzoeken werden behandeld met 45 mg upadacitinib (n=938), werd gastro-intestinale perforatie gemeld bij 4 patiënten (0,4%).
In de placebogecontroleerde langetermijnperiode werd gastro-intestinale perforatie gemeld bij 1 patiënt die werd behandeld met placebo (0,7 per 100 patiëntjaren), bij 1 patiënt die werd behandeld met 15 mg upadacitinib (0,4 per 100 patiëntjaren) en bij 1 patiënt die werd behandeld met 30 mg upadacitinib (0,4 per 100 patiëntjaren). Bij alle patiënten die werden behandeld met 30 mg upadacitinib als rescuebehandeling (n=336) werd gastro-intestinale perforatie gemeld bij 3 patiënten (0,8 per 100 patiëntjaren) tijdens langdurige behandeling.
Afwijkende laboratoriumwaarden
In de klinische onderzoeken naar de inductiedosis en onderhoudsdosis waren de veranderingen in de laboratoriumwaarden voor verhoogde ALAT en/of verhoogde ASAT (≥ 3 x ULN), CK‑waarden (> 5 x ULN), neutropenie (ANC < 1 x 10⁹ cellen/l) en lipidenparameters die werden geassocieerd met de behandeling met upadacitinib, in het algemeen vergelijkbaar met wat werd waargenomen in de klinische onderzoeken naar reumatologische aandoeningen, atopische dermatitis en colitis ulcerosa. Er werden dosisafhankelijke veranderingen in deze laboratoriumparameters waargenomen die werden geassocieerd met een behandeling van 15 mg en 30 mg upadacitinib.
In de placebogecontroleerde inductieonderzoeken die maximaal 12 weken duurden, was bij 2,2% van de patiënten die 45 mg upadacitinib kregen en bij 2,0% van de patiënten die een placebo kregen, bij
minimaal één meting het aantal lymfocyten tot onder 0,5 x 10⁹ cellen/l gedaald. In het placebogecontroleerde onderhoudsonderzoek dat maximaal 52 weken duurde, was bij 4,6% van de patiënten die 15 mg upadacitinib kregen, bij 5,2% van de patiënten die 30 mg upadacitinib kregen en bij 1,8% van de patiënten die een placebo kregen, bij minimaal één meting het aantal lymfocyten tot onder 0,5 x 10⁹ cellen/l gedaald. In de klinische onderzoeken werd de behandeling onderbroken als ALC < 0,5 x 10⁹ cellen/l (zie rubriek 4.2). Er werden geen opmerkelijke gemiddelde veranderingen in het aantal lymfocyten waargenomen gedurende de behandeling met upadacitinib in de loop van de tijd.
In de placebogecontroleerde inductieonderzoeken die maximaal 12 weken duurden, was bij 2,7% van de patiënten in de groep die 45 mg upadacitinib kreeg en bij 1,4% van de patiënten in de groep die een placebo kreeg de hemoglobineconcentratie bij minimaal één meting tot onder 8 g/dl gedaald. In het placebogecontroleerde onderhoudsonderzoek dat maximaal 52 weken duurde, was bij 1,4% van de patiënten in de groep die 15 mg upadacitinib kreeg, bij 4,4% van de patiënten in de groep die 30 mg upadacitinib kreeg en bij 2,8% van de patiënten in de groep die een placebo kreeg de hemoglobineconcentratie bij minimaal één meting tot onder 8 g/dl gedaald. In de klinische onderzoeken werd de behandeling onderbroken als Hb < 8 g/dl (zie rubriek 4.2). Er werden geen opmerkelijke gemiddelde veranderingen in de hemoglobineconcentratie waargenomen gedurende de behandeling met upadacitinib.
Ouderen
Op basis van beperkte gegevens bij patiënten van 65 jaar en ouder met atopische dermatitis, colitis ulcerosa en de ziekte van Crohn kwamen bijwerkingen in het algemeen vaker voor bij een dosis van 30 mg upadacitinib dan bij een dosis van 15 mg upadacitinib (zie rubriek 4.4).
Er waren geen gegevens beschikbaar van patiënten vanaf 65 jaar met ernstige alopecia areata.
Van de 612 patiënten die werden behandeld in de klinische fase 3-onderzoeken naar vitiligo waren er 55 in de leeftijd van 65 jaar of ouder. 36 van deze patiënten werden behandeld met upadacitinib 15 mg tijdens de placebogecontroleerde periode. In het algemeen waren de percentages ernstige en hevige bijwerkingen bij patiënten van 65 jaar of ouder vergelijkbaar in de groep met 15 mg upadacitinib en de groep met placebo.
Pediatrische patiënten
Polyarticulaire juveniele idiopathische artritis
In totaal werden 122 pediatrische patiënten (2 tot < 18 jaar oud) met polyarticulaire juveniele idiopathische artritis behandeld in een open-label, enkelarmige studie, met een totale blootstelling van 254,6 patiëntjaren, waarvan er 113 gedurende ten minste één jaar werden blootgesteld aan upadacitinib. In het algemeen was het veiligheidsprofiel dat werd gezien bij pediatrische patiënten met polyarticulaire juveniele idiopathische artritis die werden behandeld met upadacitinib vergelijkbaar met het bekende veiligheidsprofiel voor upadacitinib.
Atopische dermatitis
In totaal werden 541 adolescenten van 12 tot en met 17 jaar met atopische dermatitis behandeld in de wereldwijde fase 3-onderzoeken (n=343) en de aanvullende adolescentensubstudies (n=198). Van hen werden 264 adolescenten blootgesteld aan 15 mg en 265 aan 30 mg upadacitinib. Het veiligheidsprofiel van 15 mg en 30 mg upadacitinib bij adolescenten was vergelijkbaar met dat bij volwassenen tot en met week 260. De ratio van de bijwerking huidpapilloom op lange termijn tot en met week 260 voor de groepen die 15 mg en 30 mg upadacitinib kregen, was respectievelijk 2,2 en 3,9 voorvallen per 100 patiëntjaren.
Alopecia areata
In totaal werden 117 adolescenten van 12 tot en met 17 jaar met een gewicht van minstens 30 kg met alopecia areata behandeld met upadacitinib in de placebogecontroleerde fase 3-onderzoeken. Van hen werden er 62 blootgesteld aan 15 mg en 57 aan 30 mg. Het veiligheidsprofiel van upadacitinib 15 mg en 30 mg bij adolescenten was vergelijkbaar met dat bij volwassenen.
Vitiligo
In totaal werden 52 adolescenten met vitiligo, in de leeftijd van 12 tot en met 17 jaar en een gewicht van minstens 30 kg, in de fase 3-onderzoeken behandeld met upadacitinib 15 mg. 37 van deze adolescenten kregen upadacitinib 15 mg tijdens de placebogecontroleerde periode. Het veiligheidsprofiel van upadacitinib 15 mg dat werd gezien bij adolescente patiënten met vitiligo was in het algemeen vergelijkbaar met het bekende veiligheidsprofiel bij adolescente patiënten met atopische dermatitis. Er werden geen nieuwe veiligheidsbevindingen vastgesteld. Er werden geen ernstige bijwerkingen gemeld bij de adolescente populatie die werd behandeld met upadacitinib tijdens de placebogecontroleerde periode.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in Appendix V.
4.9 Overdosering
Upadacitinib werd in klinische onderzoeken toegediend in doses die wat betreft dagelijkse AUC equivalent waren met eenmaal daags 60 mg met verlengde afgifte. Bijwerkingen waren vergelijkbaar met bijwerkingen die bij lagere doses werden waargenomen en er werden geen specifieke toxiciteiten gezien. Ongeveer 90% van de upadacitinib in de systemische circulatie wordt binnen 24 uur na toediening uitgescheiden (binnen het doseringsbereik dat in de klinische onderzoeken werd geëvalueerd). In geval van overdosering wordt aanbevolen om de patiënt te controleren op tekenen en symptomen van bijwerkingen. Patiënten die een bijwerking krijgen, moeten een gepaste behandeling krijgen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, Janus-kinaseremmers (JAK-remmers), ATC-code: L04AF03
Werkingsmechanisme
Upadacitinib is een selectieve en reversibele remmer van Janus-kinase (JAK). JAK's zijn intracellulaire enzymen die cytokine of groeifactorsignalen overbrengen die betrokken zijn bij een breed scala aan celprocessen, waaronder inflammatoire responsen, hematopoëse en immuunsurveillance. De JAK-familie van enzymen heeft vier leden: JAK1, JAK2, JAK3 en TYK2 die in paren werken om signaaltransducers en activators van transcriptie (STAT's) te fosforyleren en te activeren. Deze fosforylering moduleert op zijn beurt de genexpressie en celfunctie. JAK1 is belangrijk voor inflammatoire cytokine-signalen, terwijl JAK2 belangrijk is voor de rijping van rode bloedcellen en JAK3-signalen een rol spelen bij immuunsurveillance en de lymfocytfunctie.
In humane cellulaire assays remt upadacitinib preferentieel de signalering door JAK1 of JAK1/3 boven cytokinereceptoren die via JAK2-paren signaleren, met functionele selectiviteit.
Farmacodynamische effecten
Remming van IL-6-geïnduceerde STAT3-fosforylering en IL-7-geïnduceerde STAT5-fosforylering
Bij gezonde proefpersonen leidde de toediening van upadacitinib (formulering met onmiddellijke afgifte) tot een dosis- en concentratieafhankelijke remming van IL-6 (JAK1/JAK2)-geïnduceerde STAT3-fosforylering en IL-7 (JAK1/JAK3)-geïnduceerde STAT5-fosforylering in vol bloed. De maximale remming werd 1 uur na toediening waargenomen en keerde aan het eind van het doseringsinterval terug tot dicht bij baseline.
Lymfocyten
Bij patiënten met reumatoïde artritis werd de behandeling met upadacitinib in verband gebracht met een kleine, tijdelijke toename in het gemiddelde ALC vanaf baseline tot week 36. Met voortzetting van de behandeling keerde de waarde geleidelijk terug tot op of nabij baselinewaarde.
hsCRP
Bij patiënten met reumatoïde artritis kon de behandeling met upadacitinib al in week 1 in verband worden gebracht met een afname ten opzichte van baseline in de gemiddelde hsCRP-waarden en deze werden bij voortzetting van de behandeling behouden.
Vaccinstudies
De invloed van upadacitinib op de humorale respons na toediening van het recombinant glycoproteïne E-vaccin tegen herpes zoster met adjuvans werd beoordeeld bij 93 patiënten met reumatoïde artritis onder stabiele behandeling met 15 mg upadacitinib. Van de patiënten werd 98% gelijktijdig behandeld met methotrexaat. Bij aanvang gebruikte 49% van de patiënten orale corticosteroïden. Het primaire eindpunt was het percentage patiënten met een voldoende humorale respons, gedefinieerd als een ≥ viervoudige verhoging van de concentratie van de antiglycoproteïne E-titerspiegels van vóór vaccinatie in week 16 (4 weken na vaccinatie met dosis 2). Vaccinatie van patiënten behandeld met upadacitinib 15 mg resulteerde in een voldoende humorale respons bij 79/90 (88% [95% BI: 81,0; 94,5]) van de patiënten in week 16.
De invloed van upadacitinib op de humorale respons na toediening van geïnactiveerd pneumokokkenpolysacharidenconjugaatvaccin (13-valent, geadsorbeerd) werd beoordeeld bij 111 patiënten met reumatoïde artritis onder stabiele behandeling met 15 mg upadacitinib (n=87) of 30 mg upadacitinib (n=24). Van de patiënten (n=108) werd 97% gelijktijdig behandeld met methotrexaat. Het primaire eindpunt was het aandeel patiënten met voldoende humorale respons dat is gedefinieerd als ≥ tweevoudige toename in antilichaamconcentratie van baseline tot week 4 bij minstens 6 van de 12 pneumokokkenantigenen (1, 3, 4, 5, 6B, 7F, 9V, 14, 18C, 19A, 19F, en 23F). Resultaten in week 4 toonden voldoende humorale respons bij 67,5% (95%-BI: 57,4; 77,5) en 56,5% (95%-BI: 36,3; 76,8) van de patiënten die respectievelijk met 15 mg en 30 mg upadacitinib werden behandeld.
Klinische werkzaamheid en veiligheid
Polyarticulaire juveniele idiopathische artritis
De werkzaamheid van upadacitinib bij pediatrische patiënten met polyarticulaire juveniele idiopathische artritis is gebaseerd op extrapolatie met vergelijkbare blootstelling van de vastgestelde werkzaamheid van upadacitinib bij volwassen patiënten met reumatoïde artritis. Deze gegevens worden bevestigd door de werkzaamheid en veiligheid van upadacitinib zoals beoordeeld in een
open-label, enkelarmig onderzoek met één groep in meerdere centra onder 122 pediatrische patiënten (2 tot < 18 jaar oud) met polyarticulaire juveniele idiopathische artritis. De subtypes van polyarticulaire juveniele idiopathische artritis bij patiënten bij aanvang van deelname aan het onderzoek waren polyarticulair met negatieve reumafactor (67,2%), polyarticulair met positieve reumafactor (16,4%), uitgebreid oligo-articulair (14,8%) en systemische juveniele idiopathische artritis zonder systemische manifestaties (1,6%). In totaal was 22,1% van de patiënten eerder behandeld met biologische DMARD's. In totaal ontving 36,9% van de patiënten gelijktijdig methotrexaat bij baseline. Wijzigingen in de dosering van methotrexaat of gelijktijdig gebruik van andere medicijnen (b.v. corticosteroïden, NSAID’s) waren toegestaan tijdens het onderzoek. Alle patiënten ontvingen upadacitinib 15 mg eenmaal daags in tabletvorm of tweemaal daags upadacitinib als drank in een op gewicht gebaseerde dosering gedurende maximaal 156 weken.
Klinische respons
Het aantal patiënten dat een respons vertoonde in week 12 en week 48 wordt weergegeven in tabel 4. De werkzaamheid was in het algemeen consistent met de respons bij volwassen patiënten met reumatoïde artritis.
Tabel 4 Klinische respons
| Week 12 N=122 | Week 48 N=122 | |
| ACR Paediatric 70-responsa | 66,4% | 79,5% |
| JADAS27-CRP-remissieb | 23,0% | 43,4% |
Afkortingen: a ACR Paediatric 70 = verbetering van ≥70% op de pediatrische beoordelingsschaal van het American College of Rheumatology b JADAS27-CRP remissie = Remissie C-reactief proteïne volgens de Juvenile Arthritis Disease Activity Score voor 27 gewrichten; gedefinieerd als JADAS27-CRP≤1 Resultaten voor alle eindpunten worden gemeld met behulp van imputatie van non-responders. | ||
Reumatoïde artritis
De werkzaamheid en veiligheid van eenmaal daags 15 mg upadacitinib werd geëvalueerd in vijf gerandomiseerde, dubbelblinde, multicenter, fase 3-onderzoeken bij patiënten met matig tot ernstig actieve reumatoïde artritis waarbij werd voldaan aan de ACR/EULAR 2010-classificatiecriteria (zie tabel 5). Patiënten van 18 jaar en ouder konden deelnemen. Aanwezigheid van ten minste 6 pijnlijke en 6 gezwollen gewrichten en bewijs van systemische ontsteking op basis van een verhoogde hsCRP-waarde waren een vereiste bij baseline. Bij vier onderzoeken was een langetermijnvoortzetting van maximaal 5 jaar opgenomen, en bij één onderzoek (SELECT-COMPARE) was een langetermijnvoortzetting van maximaal 10 jaar opgenomen.
In de primaire analyse voor elk van deze onderzoeken waren alle gerandomiseerde patiënten opgenomen die ten minste 1 dosis van upadacitinib of placebo kregen en voor categorische eindpunten werd non-responder imputation gebruikt.
In alle fase 3-onderzoeken was de werkzaamheid van 15 mg upadacitinib eenmaal daags over het geheel genomen vergelijkbaar met die van 30 mg upadacitinib eenmaal daags.
Tabel 5 Overzicht klinische onderzoeken
| Naam onderzoek | Populatie (n) | Behandelgroepen | Belangrijkste uitkomstmaten |
| SELECT-EARLY | MTX-naïefa (947) |
|
|
| Naam onderzoek | Populatie (n) | Behandelgroepen | Belangrijkste uitkomstmaten |
Monotherapie |
| ||
SELECT- MONOTHERAPY | MTX-IRb (648) |
Monotherapie |
|
| SELECT-NEXT | csDMARD-IRc (661) |
Op csDMARD's als achtergrondmedicatie |
|
| Naam onderzoek | Populatie (n) | Behandelgroepen | Belangrijkste uitkomstmaten |
| SELECT-COMPARE | MTX-IRd (1.629) |
Op MTX als achtergrondmedicatie |
|
| SELECT-BEYOND | bDMARD-IRe (499) |
Op csDMARD’s als achtergrondmedicatie |
|
Afkortingen: ACR20 (of 50) = American College of Rheumatology ≥ 20% (of ≥ 50%) verbetering; bDMARD = biologisch Disease-Modifying Antirheumatic Drug, CRP = C-reactief proteïne, DAS28 = Disease Activity Score 28 joints (ziekteactiviteitscore 28 gewrichten), mTSS = gemodificeerde Total Sharp-score, csDMARD = conventioneel synthetisch Disease-Modifying Antirheumatic Drug, HAQ-DI = Health Assessment Questionnaire Disability Index, SF-36 PCS = Short Form (36) Health Survey (SF-36) Physical Component Summary, CDAI = Clinical Disease Activity Index, FACIT-F = Functional Assessment of Chronic Illness Therapy-Fatigue score, IR = onvoldoende respons, MTX = methotrexaat, n = aantal gerandomiseerden a. Patiënten waren naïef met betrekking tot MTX of kregen niet meer dan 3 wekelijkse MTX-doses b Patiënten hadden onvoldoende respons op MTX c Patiënten met onvoldoende respons op csDMARD's; patiënten met eerdere blootstelling aan ten hoogste één bDMARD kwamen in aanmerking (tot 20% van het totale aantal patiënten) als ze ofwel beperkt waren blootgesteld (< 3 maanden) of het gebruik van het bDMARD hadden moeten stoppen vanwege onverdraagbaarheid d Patiënten met onvoldoende respons op MTX; patiënten met eerdere blootstelling aan ten hoogste één bDMARD (behalve adalimumab) kwamen in aanmerking (tot 20% van het totale aantal patiënten in het onderzoek) als ze ofwel beperkt waren blootgesteld (< 3 maanden) of het gebruik van het bDMARD hadden moeten stoppen vanwege onverdraagbaarheid e Patiënten met onvoldoende respons op of onverdraagbaarheid voor ten minste één bDMARD | |||
Klinische respons
Remissie en lage ziekteactiviteit
In de onderzoeken bereikte een significant hoger aandeel patiënten die met 15 mg upadacitinib werden behandeld lage ziekteactiviteit (DAS28-CRP ≤ 3,2) en klinische remissie (DAS28-CRP < 2,6) dan patiënten die placebo, MTX of adalimumab kregen (tabel 6). Vergeleken met adalimumab werden significant hogere percentages lage ziekteactiviteit bereikt in week 12 in SELECT-COMPARE. Over het geheel genomen waren de percentages lage ziekteactiviteit en klinische remissie consistent in alle patiëntenpopulaties met of zonder MTX. Na 3 jaar zijn respectievelijk 297/651 (45,6%) en 111/327 (33,9%) van de patiënten op de oorspronkelijk gerandomiseerde behandeling met 15 mg upadacitinib
of adalimumab gebleven in SELECT-COMPARE en respectievelijk 216/317 (68,1%) en 149/315 (47,3%) van de patiënten bleven op de oorspronkelijk gerandomiseerde behandeling met upadacitinib of MTX monotherapie in SELECT-EARLY. Onder de patiënten die op de oorspronkelijke toegewezen behandeling bleven, werd een lage ziekteactiviteit en klinische remissie tot en met 3 jaar behouden.
ACR-respons
In alle onderzoeken bereikten meer patiënten die werden behandeld met 15 mg upadacitinib na 12 weken een ACR20-, ACR50- en ACR70-respons dan met placebo, MTX of adalimumab (tabel 6). De tijd tot optreden van de werkzaamheid was kort voor alle metingen waarbij grotere responsen al in week 1 werden waargenomen voor ACR20. Er werden duurzame responspercentages waargenomen (met of zonder MTX), waarbij ACR20/50/70-responsen tot en met 3 jaar aanhielden bij patiënten die op de oorspronkelijk toegewezen behandeling bleven.
De behandeling met 15 mg upadacitinib, alleen of in combinatie met csDMARD's, leidde tot verbeteringen in afzonderlijke ACR-componenten, waaronder het aantal pijnlijke en gezwollen gewrichten, algemene beoordeling door patiënt en arts, HAQ-DI, pijnbeoordeling en hsCRP.
Tabel 6 Respons en remissie
Onderzoek
SELECT
EARLY
MTX-naïef
SELECT
MONO
MTX-IR
SELECT
NEXT
csDMARD-IR
SELECT
COMPARE
MTX-IR
SELECT BEYOND bDMARD-IR
MTX
UPA
15 mg MTX
UPA
15 mg PBO
UPA
15 mg PBO
UPA
15 mg
ADA
40 mg PBO
UPA 15 mg N 314 317 216 217 221 221 651 651 327 169 164 Week
LDA DAS28-CRP ≤ 3,2 (% patiënten)
12a/14b 28 53g 19 45e 17 48e 14 45e,h 29 14 43e 24c/26d 32 60f 18 55g,h 39 48 39 59g 50h 35
CR DAS28-CRP < 2,6 (% patiënten) 12a/14b 14 36g 8 28e 10 31e 6 29e,h 18 9 29g 24c/26d 18 48e 9 41g,h 27 48 29 49g 38i 28
ACR20 (% patiënten) 12a/14b 54 76g 41 68e 36 64e 36 71e,j 63 28 65e 24c/26d 59 79g 36 67g,i 57 48 57 74g 65i 54
ACR50 (% patiënten) 12a/14b 28 52g 15 42g 15 38g 15 45g,h 29 12 34g 24c/26d 33 60e 21 54g,h 42 48 43 63g 49i 40
ACR70 (% patiënten) 12a/14b 14 32g 3 23g 6 21g 5 25g,h 13 7 12 24c/26d 18 44g 10 35g,h 23 48 29 51g 36h 23
CDAI ≤ 10 (% patiënten) 12a/14b 30 46g 25 35l 19 40e 16 40e,h 30 14 32g
24c/26d 38 56g 22 53g,h 38 48 43 60g 47h 34 Afkortingen: ACR20 (of 50 of 70) = American College of Rheumatology ≥ 20% (of ≥ 50% of ≥70%) verbetering; ADA = adalimumab; CDAI = Clinical Disease Activity Index; CR = klinische remissie; CRP = C-reactief proteïne, DAS28 = Disease Activity Score 28 joints (ziekteactiviteitsscore voor 28 gewrichten); IR = onvoldoende respons, LDA = Low Disease Activity (lage ziekteactiviteit); MTX = methotrexaat; PBO = placebo; UPA= upadacitinib
a SELECT-NEXT, SELECT-EARLY, SELECT-COMPARE, SELECT-BEYOND b SELECT-MONOTHERAPY
c SELECT-EARLY
d SELECT-COMPARE
e multipliciteit gecontroleerd p ≤ 0,001, vergelijking upadacitinib vs. placebo of MTX f voor multipliciteit gecontroleerd p ≤ 0,01, vergelijking upadacitinib vs. placebo of MTX g nominaal p ≤ 0,001, vergelijking upadacitinib vs. placebo of MTX
h nominaal p ≤ 0,001, vergelijking upadacitinib vs. adalimumab
i nominaal p ≤ 0,01, vergelijking upadacitinib vs. adalimumab
j nominaal p < 0,05, vergelijking upadacitinib vs. adalimumab
k nominaal p ≤ 0,01, vergelijking upadacitinib vs. placebo of MTX
l nominaal p < 0,05, vergelijking upadacitinib vs. MTX
Opmerking: week 48-data verkregen uit analyse van Full Analysis set (FAS) in gerandomiseerde groep met gebruik van non-responder imputation.
Radiografische respons
Remming van de progressie van de structurele gewrichtsschade werd geëvalueerd aan de hand van de gemodificeerde Totale Sharp-score (mTSS) en de onderdelen ervan, de erosiescore en de score voor gewrichtsspleetvernauwing in week 24/26 en week 48 in SELECT-EARLY en SELECT-COMPARE.
De behandeling met 15 mg upadacitinib leidde tot een significant grotere remming van de progressie van structurele gewrichtsschade vergeleken met placebo in combinatie met MTX in SELECT-COMPARE en als monotherapie vergeleken met MTX in SELECT-EARLY (tabel 7). De analyses van de scores voor erosie en gewrichtsspleetvernauwing waren consistent met de totaalscores. Het aandeel patiënten zonder radiografische progressie (mTSS-verandering ≤ 0) was in beide onderzoeken significant hoger met 15 mg upadacitinib. De remming van de progressie van de structurele gewrichtsschade bleef in beide onderzoeken tot en met week 96 behouden bij patiënten die op hun oorspronkelijk toegewezen behandeling bleven met 15 mg upadacitinib (gebaseerd op beschikbare resultaten van 327 patiënten in SELECT-COMPARE en 238 patiënten in SELECT-EARLY).
Tabel 7 Radiografische veranderingen
| Onderzoek | SELECT EARLY MTX-naїef | SELECT COMPARE MTX-IR | ||||
| Behandelgroep | MTX | UPA 15 mg | PBOa | UPA 15 mg | ADA 40 mg | |
| Gemodificeerde Total Sharp-score, gemiddelde verandering t.o.v. baseline | ||||||
| Week 24b/26c | 0,7 | 0,1f | 0,9 | 0,2g | 0,1 | |
| Week 48 | 1,0 | 0,03e | 1,7 | 0,3e | 0,4 | |
| Aandeel patiënten zonder radiografische progressied | ||||||
| Week 24b/26c | 77,7 | 87,5f | 76,0 | 83,5f | 86,8 | |
| Week 48 | 74,3 | 89,9e | 74,1 | 86,4e | 87,9 | |
Afkortingen: ADA = adalimumab; IR = onvoldoende respons; MTX = methotrexaat; PBO = placebo; UPA= upadacitinib a Alle placebogegevens in week 48 afgeleid met behulp van lineaire extrapolatie b SELECT-EARLY c SELECT-COMPARE d Geen progressie is gedefinieerd als mTSS-verandering ≤ 0 e nominaal p ≤ 0,001, vergelijking upadacitinib vs. placebo of MTX f multipliciteit gecontroleerd p ≤ 0,01, vergelijking upadacitinib vs. placebo of MTX g multipliciteit gecontroleerd p ≤ 0,001, vergelijking upadacitinib vs. placebo of MTX | ||||||
Lichamelijk functioneren en gezondheidsgerelateerde uitkomsten
De behandeling met 15 mg upadacitinib alleen of in combinatie met csDMARD's leidde tot een significant grotere verbetering in lichamelijk functioneren vergeleken met alle vergelijkende middelen, zoals gemeten met de HAQ-DI (zie tabel 8). De verbetering in HAQ-DI werd tot en met 3 jaar behouden bij patiënten die op hun oorspronkelijk toegewezen behandeling met 15 mg upadacitinib bleven op basis van beschikbare resultaten van SELECT-COMPARE en SELECT-EARLY.
Tabel 8 Gemiddelde verandering in HAQ-DI t.o.v. baselinea,b
| Onder-zoek | SELECT EARLY MTX-naїef | SELECT MONO MTX-IR | SELECT NEXT csDMARD-IR | SELECT COMPARE MTX-IR | SELECT BEYOND BIO-IR | ||||||
| Behandel-groep | MTX | UPA 15 mg | MTX | UPA 15 mg | PBO | UPA 15 mg | PBO | UPA 15 mg | ADA 40 mg | PBO | UPA 15 mg |
| N | 313 | 317 | 216 | 216 | 220 | 216 | 648 | 644 | 324 | 165 | 163 |
Baseline-score, gemiddelde | 1,6 | 1,6 | 1,5 | 1,5 | 1,4 | 1,5 | 1,6 | 1,6 | 1,6 | 1,6 | 1,7 |
| Week 12c/14d | -0,5 | -0,8h | -0,3 | -0,7g | -0,3 | -0,6g | -0,3 | -0,6g,i | -0,5 | -0,2 | -0,4g |
| Week 24e/26f | -0,6 | -0,9g | -0,3 | -0,7h,i | -0,6 | ||||||
Afkortingen: ADA = adalimumab; HAQ-DI = Health Assessment Questionnaire-Disability Index; IR = onvoldoende respons; MTX = methotrexaat; PBO = placebo; UPA = upadacitinib a Weergegeven gegevens zijn gemiddelden b Health Assessment Questionnaire - Disability Index 0=beste, 3=slechtste; 20 vragen; 8 categorieën: aankleden en persoonlijke verzorging, opstaan, eten, lopen, hygiëne, reiken en pakken, grip en activiteiten. c SELECT-EARLY, SELECT-NEXT, SELECT-COMPARE, SELECT-BEYOND d SELECT-MONOTHERAPY e SELECT-EARLY f SELECT-COMPARE g multipliciteit gecontroleerd p ≤ 0,001, vergelijking upadacitinib vs. placebo of MTX h nominaal p ≤ 0,001, vergelijking upadacitinib vs. placebo of MTX i nominaal p ≤ 0,01 vergelijking upadacitinib vs. adalimumab | |||||||||||
In de onderzoeken SELECT-MONOTHERAPY, SELECT-NEXT en SELECT-COMPARE leidde de behandeling met 15 mg upadacitinib vergeleken met placebo en MTX tot een significant grotere verbetering in de gemiddelde duur van de ochtendstijfheid in de gewrichten.
In de klinische onderzoeken meldden patiënten die met upadacitinib werden behandeld significante verbeteringen in de door de patiënt gerapporteerde kwaliteit van leven, zoals gemeten met behulp van de Short Form Health Survey (SF-36) Physical Component Summary, in vergelijking met placebo en MTX. Bovendien meldden patiënten die werden behandeld met upadacitinib significante verbeteringen van vermoeidheid, zoals gemeten met de Functional Assessment of Chronic Illness Therapy-Fatigue score (FACIT-F), in vergelijking met placebo.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met RINVOQ in een of meerdere subgroepen van pediatrische patiënten met chronische idiopathische artritis (inclusief reumatoïde artritis, artritis psoriatica, spondyloartritis en juveniele idiopathische artritis), atopische dermatitis, alopecia areata, vitiligo, colitis ulcerosa en de ziekte van Crohn (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De plasmablootstelling aan upadacitinib is evenredig met de dosis over het therapeutische dosisbereik. Steady-state-plasmaconcentraties worden binnen 4 dagen bereikt met minimale accumulatie na meerdere eenmaal-daagse toedieningen van het tablet.
RINVOQ tabletten en RINVOQ drank zijn niet bio-equivalent. De twee farmaceutische vormen zijn daarom niet onderling uitwisselbaar op basis van het aantal milligram (zie rubriek 4.2).
Absorptie
Na orale toediening van 6 mg upadacitinib drank wordt upadacitinib geabsorbeerd met een mediane Tmax van 1 uur. Gelijktijdige toediening van upadacitinib drank met voedsel heeft naar verwachting geen klinisch relevant effect op de blootstelling aan upadacitinib. In klinische onderzoeken werd upadacitinib toegediend zonder inachtneming van maaltijden (zie rubriek 4.2). In vitro is upadacitinib een substraat voor de effluxtransporters P-gp en BCRP.
Distributie
Upadacitinib wordt voor 52% gebonden aan plasma-eiwitten. Upadacitinib verdeelt zich gelijkelijk tussen plasma en bloedcelcomponenten, zoals aangegeven door de bloed-plasmaratio van 1,0.
Biotransformatie
De omzetting van upadacitinib wordt gemedieerd door CYP3A4 met een potentiële kleine bijdrage van CYP2D6. De farmacologische activiteit van upadacitinib wordt toegeschreven aan het oorspronkelijke molecuul. In een humaan radioactief gelabeld onderzoek was onveranderde upadacitinib verantwoordelijk voor 79% van de totale radioactiviteit in plasma terwijl de hoofdmetaboliet (product van mono-oxidatie gevolgd door glucuronidatie) verantwoordelijk was voor 13% van de totale plasmaradioactiviteit. Er zijn geen actieve metabolieten geïdentificeerd voor upadacitinib.
Eliminatie
Na toediening van één dosis [14C]-upadacitinib oplossing met onmiddellijke afgifte, werd upadacitinib hoofdzakelijk geëlimineerd als de onveranderde oorspronkelijke stof in de urine (24%) en feces (38%). Ongeveer 34% van de upadacitinibdosis werd uitgescheiden als metabolieten. De gemiddelde terminale halfwaardetijd van upadacitinib is 6 uur.
Speciale populaties
Nierfunctiestoornis
De AUC van upadacitinib was 18%, 33% en 44% hoger bij patiënten met respectievelijk lichte (geschatte glomerulaire filtratiesnelheid 60 tot 89 ml/min/1,73 m2), matige (geschatte glomerulaire filtratiesnelheid 30 tot 59 ml/min/1,73 m2) en ernstige (geschatte glomerulaire filtratiesnelheid 15 tot 29 ml/min/1,73 m2) nierfunctiestoornis vergeleken met patiënten met een normale nierfunctie. De Cmax van upadacitinib was vergelijkbaar bij patiënten met een normale en verminderde nierfunctie. Een lichte of matige nierfunctiestoornis had geen klinisch relevant effect op blootstelling aan upadacitinib (zie rubriek 4.2).
Leverfunctiestoornis
Lichte (Child-Pugh A) en matige (Child-Pugh B) leverfunctiestoornis hadden geen klinisch relevant effect op de blootstelling aan upadacitinib. De AUC van upadacitinib was 28% en 24% hoger bij patiënten met respectievelijk lichte en matige leverfunctiestoornis vergeleken met patiënten met een normale leverfunctie. De Cmax van upadacitinib was onveranderd bij patiënten met lichte leverfunctiestoornis en 43% hoger bij patiënten met matige leverfunctiestoornis vergeleken met patiënten met een normale leverfunctie. Upadacitinib werd niet bestudeerd bij patiënten met ernstige (Child-Pugh C) leverfunctiestoornis.
Pediatrische patiënten
De farmacokinetiek en steady-stateconcentraties van upadacitinib zijn vergelijkbaar bij volwassenen en adolescenten van 12 tot en met 17 jaar met atopische dermatitis, alopecia areata en vitiligo. De dosering bij jongeren van 30 kg tot < 40 kg met atopische dermatitis werd bepaald door middel van
populatiefarmacokinetische modellering en simulatie. Er zijn geen gegevens beschikbaar van klinische blootstelling < 40 kg met atopische dermatitis.
De plasmablootstelling aan upadacitinib (Cmax,ss en AUC24,ss) bij pediatrische patiënten met polyarticulaire juveniele idiopathische artritis na het volgen van het aanbevolen pediatrische, op gewicht gebaseerde doseringsschema is naar verwachting vergelijkbaar met de beoogde plasmablootstelling bij volwassen patiënten met reumatoïde artritis die de aanbevolen dosis ontvangen.
De farmacokinetiek van upadacitinib bij pediatrische patiënten (< 2 jaar of met een gewicht van < 10 kg) is nog niet vastgesteld.
De farmacokinetiek van upadacitinib is nog niet beoordeeld bij pediatrische patiënten met artritis psoriatica, axiale spondyloartritis, colitis ulcerosa en de ziekte van Crohn (zie rubriek 4.2).
De farmacokinetiek van upadacitinib bij pediatrische patiënten (< 12 jaar) met atopische dermatitis, alopecia areata of vitiligo is niet bepaald.
Intrinsieke factoren
Leeftijd, geslacht, lichaamsgewicht, ras en etniciteit hadden geen klinisch betekenisvol effect op de blootstelling aan upadacitinib bij volwassen patiëntpopulaties.
Bij pediatrische patiënten met polyarticulaire juveniele idiopathische artritis met een lichaamsgewicht bij baseline van 11 tot 114 kg, nam de klaring van upadacitinib toe naarmate het lichaamsgewicht toenam, wat dosering op basis van gewicht ondersteunt (zie tabel 1). Leeftijd (boven het bereik van 2 tot < 18 jaar) had geen verder effect op de farmacokinetiek van upadacitinib wanneer er rekening werd gehouden met het effect van het lichaamsgewicht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie. Upadacitinib was, bij blootstellingen (gebaseerd op AUC) van ongeveer 4 en 10 keer de klinische dosis van het tablet van 15 mg, 2 en 5 maal de klinische dosis van het tablet van 30 mg en 1,7 en 4 keer de klinische dosis van het tablet van 45 mg aan respectievelijk mannelijke en vrouwelijke Sprague-Dawley-ratten, niet carcinogeen in een 2-jarig carcinogeniteitsonderzoek met Sprague-Dawley-ratten. Upadacitinib was niet carcinogeen in een carcinogeniciteitsonderzoek van 26 weken met CByB6F1-Tg(HRAS)2Jic-transgene muizen.
Upadacitinib was niet mutageen of genotoxisch op basis van de resultaten van in-vitro- en in-vivo-tests voor genmutaties en chromosomale afwijkingen.
Upadacitinib had geen effect op de vruchtbaarheid van mannelijke of vrouwelijke ratten bij blootstellingen tot ongeveer 17 en 34 keer de maximaal aanbevolen humane dosis (MRHD) van 45 mg tabletten bij respectievelijk mannetjes en vrouwtjes, op een AUC-basis, in een onderzoek naar de vruchtbaarheid en de vroeg-embryonale ontwikkeling. Dosisgerelateerde toenames in de foetale resorpties geassocieerd met verlies na implantatie in dit onderzoek naar de vruchtbaarheid bij ratten werden toegeschreven aan de ontwikkelings-/teratogene effecten van upadacitinib. Bij blootstellingen lager dan klinische blootstellingen (gebaseerd op AUC) werden geen bijwerkingen gezien. Verliezen na implantatie werden gezien bij blootstellingen van 9 keer de klinische blootstelling van de MRHD van 45 mg tabletten (gebaseerd op AUC).
In dierlijke embryo-foetale ontwikkelingsstudies was upadacitinib teratogeen voor zowel ratten als konijnen. Upadacitinib resulteerde in toenames in skeletmisvorming in ratten bij 1,6, 0,8 en 0,6 keer de klinische blootstelling (gebaseerd op AUC) bij respectievelijk de doses van een tablet van 15, 30 en 45 mg (MRHD). Een toename in incidentie van cardiovasculaire misvormingen bij konijnen werd
gezien bij 15, 7,6 en 6 keer de klinische blootstelling bij respectievelijk de doses van een tablet van 15, 30 en 45 mg (op basis van AUC).
Na toediening van upadacitinib aan lacterende ratten waren de upadacitinibconcentraties in melk op den duur over het geheel genomen vergelijkbaar met die in plasma, met een ongeveer 30-voudig hogere blootstelling in de melk in vergelijking met maternaal plasma. Ongeveer 97% van upadacitinibgerelateerd materiaal in de melk was het oorspronkelijke molecuul, upadacitinib.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Citroenzuur, watervrij
Gezuiverd water
Natriumbenzoaat
Natriumcitraat, dihydraat
Sucralose
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
Overgebleven drank 60 dagen na het openen van de fles weggooien.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
De fles in de buitenverpakking bewaren ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
De drank wordt geleverd in HDPE flessen met een kinderveilige dop.
Elke fles bevat 180 ml drank. De fles is verpakt in een doos met één indrukbare flesadapter en één spuit voor orale toediening van 10 ml met markeringen bij elke ml.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/19/1404/012
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 december 2019
Datum van laatste verlenging: 19 september 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu/.