


SmPC (samenvatting van de productkenmerken) - Relvar Ellipta
Relvar Ellipta 92 microgram /22 microgram inhalatiepoeder, voorverdeeld.
1. NAAM VAN HET GENEESMIDDEL
Relvar Ellipta 92 microgram /22 microgram inhalatiepoeder, voorverdeeld.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Iedere enkelvoudige inhalatie biedt een afgegeven dosis (de dosis die het mondstuk verlaat) van 92 microgram fluticasonfuroaat en 22 microgram vilanterol (als trifenataat). Dit komt overeen met een voorverdeelde dosis van 100 microgram fluticasonfuroaat en 25 microgram vilanterol (als trifenataat).
Hulpstof met bekend effect
Elke afgegeven dosis bevat ongeveer 25 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Inhalatiepoeder, voorverdeeld
Wit poeder in een lichtgrijze inhalator (Ellipta) met een gele beschermkap van het mondstuk en een dosisteller.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Astma
Relvar Ellipta is geïndiceerd voor de reguliere behandeling van astma bij volwassenen en adolescenten van 12 jaar en ouder voor wie het gebruik van een gecombineerd geneesmiddel (langwerkende bèta2-agonist en inhalatiecorticosteroïde) geschikt is:
- patiënten bij wie de astma onvoldoende onder controle is met inhalatiecorticosteroïden en geïnhaleerde kortwerkende bèta2-agonisten 'naar behoefte'
- patiënten bij wie de astma reeds voldoende onder controle is met zowel een inhalatiecorticosteroïde als een geïnhaleerde langwerkende bèta2-agonist
COPD (chronische obstructieve longziekte)
Relvar Ellipta is geïndiceerd voor de symptomatische behandeling van volwassenen met COPD met een FEV1<70% van de voorspelde normale waarde (na bronchusverwijder) met een geschiedenis van exacerbaties ondanks regelmatige bronchusverwijdende behandeling.
4.2 Dosering en wijze van toediening
Dosering
Astma
Patiënten met astma moeten de sterkte van Relvar Ellipta voorgeschreven krijgen waarin de dosis fluticasonfuroaat (FF) passend is bij de ernst van hun aandoening. Artsen moeten zich ervan bewust zijn dat bij patiënten met astma, fluticasonfuroaat (FF) 100 microgram eenmaal daags ongeveer vergelijkbaar is met fluticasonpropionaat (FP) 250 microgram tweemaal daags, terwijl FF 200 microgram eenmaal daags ongeveer vergelijkbaar is met FP 500 microgram tweemaal daags.
Volwassenen en adolescenten van 12 jaar en ouder
Een startdosering van één inhalatie Relvar Ellipta 92/22 microgram eenmaal daags dient te worden overwogen voor volwassenen en adolescenten van 12 jaar en ouder die een lage tot gemiddelde dosis geïnhaleerde corticosteroïden nodig hebben in combinatie met een langwerkende bèta2-agonist. Als bij patiënten niet voldoende controle wordt bereikt met Relvar Ellipta 92/22 microgram, kan de dosis worden verhoogd tot 184/22 microgram, wat een extra verbetering van de astmacontrole kan bieden.
Patiënten dienen regelmatig opnieuw te worden beoordeeld door een beroepsbeoefenaar in de gezondheidszorg, zodat de sterkte van fluticasonfuroaat/vilanterol die zij krijgen optimaal blijft; deze mag alleen worden gewijzigd op medisch advies. De dosis moet worden getitreerd naar de laagste dosis waarbij een effectieve controle van de symptomen wordt behouden.
Relvar Ellipta 184/22 microgram dient te worden overwogen voor volwassenen en adolescenten van 12 jaar en ouder die een hogere dosis geïnhaleerde corticosteroïden nodig hebben in combinatie met een langwerkende bèta2-agonist.
Patiënten ervaren doorgaans een verbetering van de longfunctie binnen 15 minuten na het inhaleren van Relvar Ellipta. De patiënt dient echter verteld te worden dat een regelmatig dagelijks gebruik noodzakelijk is om de astmasymptomen onder controle te houden en dat het gebruik moet worden voortgezet zelfs wanneer hij/zij geen symptomen heeft.
Als symptomen optreden in de periode tussen doseringen dient een geïnhaleerde, kortwerkende bèta2-agonist te worden genomen voor directe verlichting.
Kinderen jonger dan 12 jaar
De veiligheid en werkzaamheid van Relvar Ellipta bij kinderen jonger dan 12 jaar zijn niet vastgesteld voor de indicatie astma.
Relvar Ellipta mag niet bij kinderen jonger dan 12 jaar worden gebruikt. Momenteel beschikbare gegevens worden beschreven in rubrieken 5.1 en 5.2.
COPD
Volwassenen van 18 jaar en ouder
Eén inhalatie van Relvar Ellipta 92/22 microgram eenmaal daags.
Relvar Ellipta 184/22 microgram is niet geïndiceerd voor patiënten met COPD. Er is geen extra voordeel van de dosis van 184/22 microgram in vergelijking met de dosis van 92/22 microgram en er bestaat een mogelijk verhoogd risico op pneumonie en systemische corticosteroïdegerelateerde bijwerkingen (zie rubrieken 4.4 en 4.8).
Patiënten ervaren doorgaans een verbetering van de longfunctie binnen 16-17 minuten na het inhaleren van Relvar Ellipta.
Pediatrische patiënten
Er is geen relevante toepassing van Relvar Ellipta bij pediatrische patiënten (tot 18 jaar) voor de indicatie COPD.
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig bij patiënten van 65 jaar of ouder (zie rubriek 5.2).
Nierfunctiestoornis
Er is geen dosisaanpassing nodig voor deze populatie (zie rubriek 5.2).
Leverfunctiestoornis
Onderzoeken bij proefpersonen met een lichte, matige of ernstige leverfunctiestoornis toonden een verhoging van de systemische blootstelling aan fluticasonfuroaat (zowel Cmax als AUC) (zie rubriek 5.2). Voorzichtigheid is geboden bij toediening aan patiënten met een leverfunctiestoornis die een groter risico lopen op systemische bijwerkingen die verband houden met corticosteroïden.
Voor patiënten met een matige of ernstige leverfunctiestoornis is de maximale dosis 92/22 microgram (zie rubriek 4.4).
Wijze van toediening
Relvar Ellipta is uitsluitend bestemd voor orale inhalatie.
Het moet iedere dag op hetzelfde tijdstip worden toegediend.
De uiteindelijke beslissing over toediening 's avonds of 's ochtends moet worden overgelaten aan de arts.
Na de inhalatie moeten de patiënten hun mond spoelen met water zonder dit door te slikken.
Indien een dosis wordt gemist, moet de volgende dosis de volgende dag op de gebruikelijke tijd worden genomen.
Als de inhalator in de koelkast wordt bewaard, dan moet de inhalator gedurende ten minste één uur voor toediening op kamertemperatuur kunnen komen.
Wanneer de inhalator voor het eerst wordt gebruikt, hoeft niet gecontroleerd te worden of die goed werkt. De inhalator hoeft ook niet op een speciale wijze geprepareerd te worden voor gebruik. De stapsgewijze instructies moeten gevolgd worden.
De Ellipta-inhalator is verpakt in een bakje samen met een zakje met droogmiddel om vochtigheid tegen te gaan. Het zakje droogmiddel moet weggegooid worden en mag niet worden geopend, opgegeten of geïnhaleerd.
De patiënt moet worden geïnstrueerd het bakje niet te openen totdat hij klaar is om een dosis te inhaleren.
Als de inhalator uit het bakje wordt gehaald, staat die in de ‘gesloten’ positie. De ‘Weggooien op’ datum moet op het etiket van de inhalator genoteerd worden in de daarvoor bestemde ruimte. De ‘Weggooien op’ datum is 6 weken na de datum waarop het bakje geopend werd. Vanaf deze datum mag de inhalator niet meer gebruikt worden. Het bakje mag na openen worden weggegooid.
De hieronder weergegeven stapsgewijze instructies voor de Ellipta-inhalator met 30 doses (voorraad voor 30 dagen) gelden ook voor de Ellipta-inhalator met 14 doses (voorraad voor 14 dagen).
Instructies voor gebruik
- 1. Lees dit voordat u begint
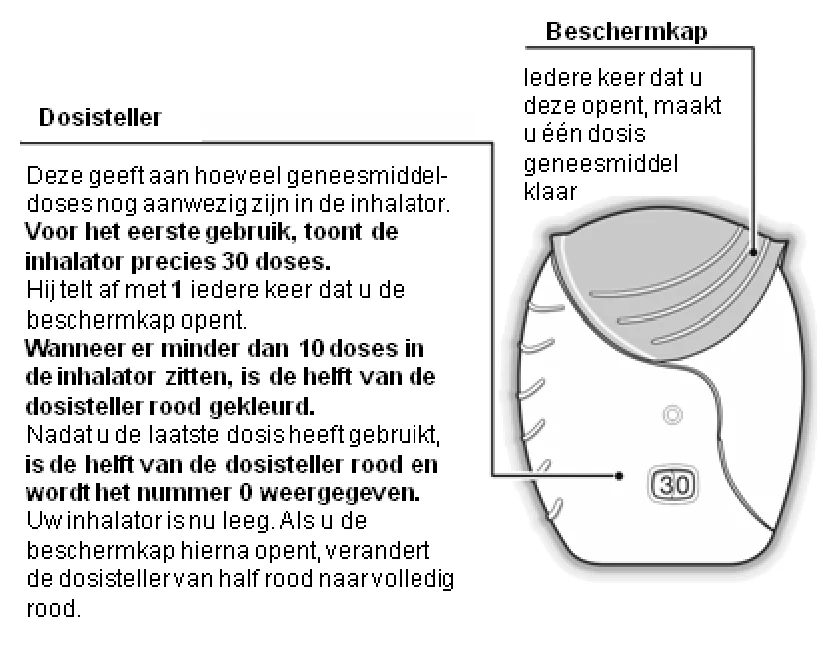
Als de beschermkap van de inhalator wordt geopend en gesloten zonder het geneesmiddel te inhaleren, zal de dosis verloren gaan. De verloren dosis wordt veilig vastgehouden in de inhalator, maar is niet meer beschikbaar om te inhaleren.
Het is niet mogelijk om tijdens één inhalatie per ongeluk extra geneesmiddel of een dubbele dosis te nemen.
- 2. Een dosis klaarmaken
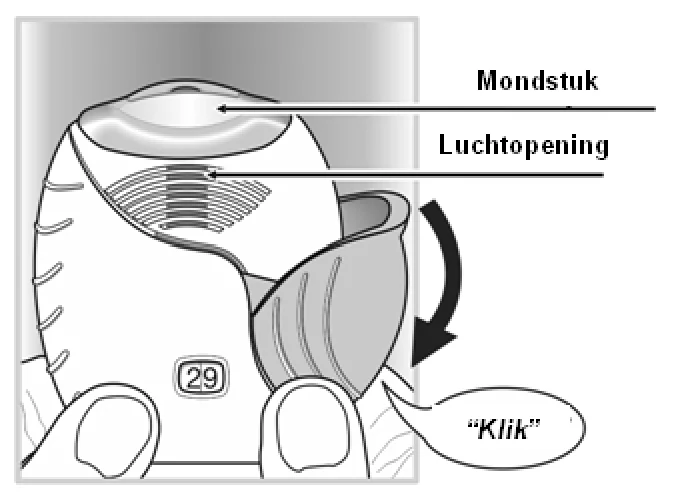
Open de beschermkap wanneer u gereed bent om een dosis te inhaleren. De inhalator mag niet worden geschud.
Schuif de beschermkap naar beneden totdat een 'klik' te horen is. Het geneesmiddel kan nu worden geïnhaleerd.
De dosisteller telt met 1 af om dit te bevestigen. Als de dosisteller niet aftelt wanneer de 'klik' te horen is, zal de inhalator geen dosis afgeven en moet de inhalator teruggebracht worden naar een apotheker voor advies.
- 3. Hoe wordt het geneesmiddel geïnhaleerd?
De inhalator moet bij de mond vandaan gehouden worden terwijl zo diep mogelijk uitgeademd wordt, maar zonder uit te ademen in de inhalator.
Het mondstuk moet tussen de lippen geplaatst worden en daarna moeten de lippen er stevig omheen gesloten worden. De luchtopening mag niet met de vingers worden geblokkeerd tijdens gebruik.
- Adem eenmaal lang, gelijkmatig en diep in. De adem moet vervolgens zo lang mogelijk ingehouden worden (ten minste 3-4 seconden).
- Haal de inhalator uit de mond.
- Adem langzaam en rustig uit.
Het kan zijn dat het geneesmiddel niet geproeft of gevoeld wordt, zelfs niet als de inhalator op de juiste manier gebruikt wordt.
Het mondstuk van de inhalator kan met een droog doekje worden schoongemaakt voordat de beschermkap wordt gesloten.
- 4. Sluit de inhalator en spoel uw mond
Schuif de beschermkap zo ver mogelijk omhoog om het mondstuk te bedekken.
Spoel uw mond met water nadat u de inhalator heeft gebruikt en slik het niet in.
Hierdoor wordt het minder waarschijnlijk dat u een pijnlijke mond of keel als bijwerking krijgt. 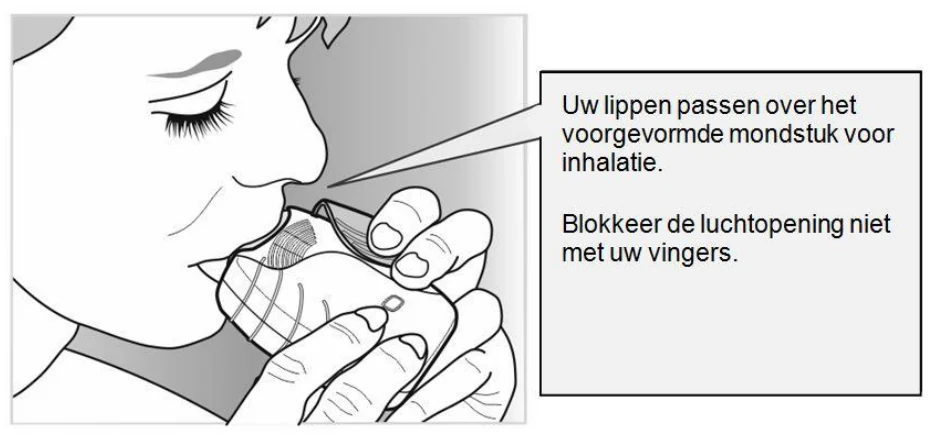
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Verslechtering van de ziekte
Fluticasonfuroaat/vilanterol mag niet worden gebruikt voor de behandeling van acute astmasymptomen of een acute exacerbatie van COPD, waarvoor een kortwerkende bronchusverwijder nodig is. Toenemend gebruik van kortwerkende bronchusverwijders voor het verlichten van symptomen wijst op een verslechtering van de controle en patiënten dienen dan beoordeeld te worden door een arts.
Patiënten moeten niet stoppen met de behandeling met fluticasonfuroaat/vilanterol voor astma of COPD zonder toezicht door een arts, omdat symptomen kunnen terugkomen na staken van de behandeling.
Astmagerelateerde bijwerkingen en exacerbaties kunnen optreden tijdens de behandeling met fluticasonfuroaat/vilanterol. Aan patiënten moet worden gevraagd door te gaan met de behandeling, maar wel een arts te raadplegen als de astmasymptomen niet onder controle gebracht worden of verergeren na het begin van de behandeling met Relvar Ellipta.
Paradoxaal bronchospasme
Een paradoxaal bronchospasme kan optreden met een directe toename van piepende ademhaling na inhalatie. Dit moet direct worden behandeld met een kortwerkende geïnhaleerde bronchusverwijder. Gebruik van Relvar Ellipta moet direct worden gestaakt, de patiënt moet worden beoordeeld en indien nodig moet een andere behandeling worden ingesteld.
Cardiovasculaire effecten
Cardiovasculaire effecten zoals hartritmestoornissen, bijv. supraventriculaire tachycardie en extrasystolen kunnen worden waargenomen bij sympathicomimetische geneesmiddelen, waaronder Relvar Ellipta. In een placebogecontroleerd onderzoek bij personen met een matige COPD en een voorgeschiedenis van, of een toegenomen risico op cardiovasculaire aandoeningen, was er geen toename in het risico van cardiovasculaire gebeurtenissen bij patiënten die fluticasonfuroaat/vilanterol kregen in vergelijking met placebo (zie rubriek 5.1). Er is echter voorzichtigheid geboden bij het gebruik van fluticasonfuroaat/vilanterol door patiënten met een ernstige hart- en vaataandoening, of met afwijkingen in het hartritme, thyrotoxicose, niet gecorrigeerde hypokaliëmie of door patiënten met een predispositie voor lage serum-kaliumwaarden. 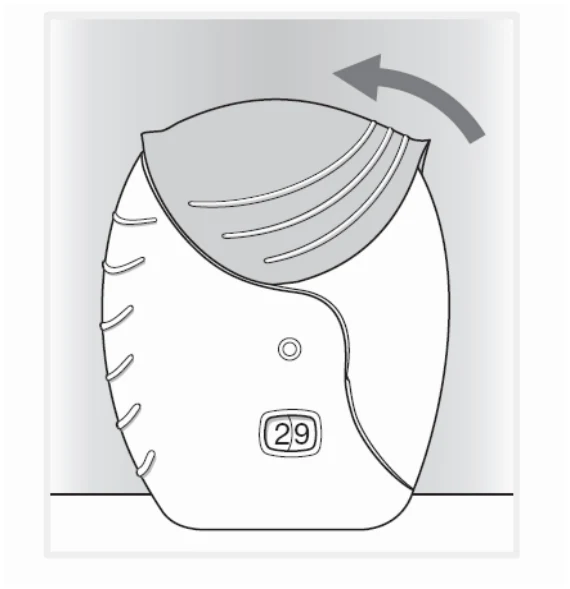
Patiënten met leverfunctiestoornissen
Bij patiënten met een matige tot ernstige leverfunctiestoornis moet de dosis van 92/22 microgram worden gebruikt en zij moeten gecontroleerd worden op systemische corticosteroïdegerelateerde bijwerkingen (zie rubriek 5.2).
Systemische effecten van corticosteroïden
Systemische effecten kunnen optreden bij alle geïnhaleerde corticosteroïden, met name bij hoge doses die voor lange perioden worden voorgeschreven. De kans op het optreden van deze effecten is veel kleiner dan bij orale corticosteroïden. Mogelijke systemische effecten zijn onder andere het syndroom van Cushing, Cushingoïde gelaatstrekken, bijniersuppressie, afname van minerale botdichtheid, groeivertraging bij kinderen en adolescenten, cataract en glaucoom en, zeldzamer, een aantal psychische of gedragseffecten, waaronder psychomotorische hyperactiviteit, slaapstoornissen, angst, depressie of agressie (met name bij kinderen).
Fluticasonfuroaat/vilanterol moet met voorzichtigheid worden toegediend bij patiënten met longtuberculose of bij patiënten met chronische of onbehandelde infecties.
Visusstoornis
Visusstoornis kan worden gemeld bij systemisch en topisch gebruik van corticosteroïden. Indien een patiënt symptomen ontwikkelt zoals wazig zien of andere visusstoornissen, dient te worden overwogen de patiënt door te verwijzen naar een oogarts ter beoordeling van mogelijke oorzaken waaronder cataract, glaucoom of zeldzame ziekten zoals centrale sereuze chorioretinopathie (CSCR) die zijn gemeld na gebruik van systemische en topische corticosteroïden.
Hyperglykemie
Er zijn gevallen gemeld van verhoogde bloedglucosewaarden bij diabetespatiënten en hiermee moet rekening worden gehouden wanneer het middel wordt voorgeschreven aan patiënten met een voorgeschiedenis van diabetes mellitus.
Pneumonie bij patiënten met COPD
Een toename van de incidentie van pneumonie, waaronder pneumonie waarvoor een ziekenhuisopname nodig was, is waargenomen bij patiënten met COPD die geïnhaleerde corticosteroïden kregen. Er zijn enkele aanwijzingen voor een toegenomen risico op pneumonie met toenemende steroïddosis, maar dit is niet overtuigend aangetoond in alle onderzoeken.
Er is geen overtuigend klinisch bewijs voor intra-klasseverschillen tussen geïnhaleerde corticosteroïdproducten wat betreft de omvang van het risico op pneumonie.
Artsen moeten alert blijven op de mogelijke ontwikkeling van pneumonie bij patiënten met COPD, omdat de klinische kenmerken van dergelijke infecties een overlap vertonen met de symptomen van COPD-exacerbaties.
Risicofactoren voor pneumonie bij patiënten met COPD zijn onder andere huidig rookgedrag, hogere leeftijd, lage body mass index (BMI) en ernstig COPD.
Pneumonie bij patiënten met astma
Bij de hogere dosis kwam pneumonie vaak voor bij patiënten met astma. De incidentie van pneumonie was bij patiënten met astma die fluticasonfuroaat/vilanterol 184/22 microgram gebruikten in aantallen hoger dan bij patiënten die fluticasonfuroaat/vilanterol 92/22 microgram of placebo kregen (zie rubriek 4.8). Er werden geen risicofactoren vastgesteld.
Hulpstoffen
Dit geneesmiddel bevat lactose. Patiënten met de zeldzame erfelijke aandoeningen galactose-intolerantie, totale lactasedeficiëntie of glucose-galactosemalabsorptie mogen dit geneesmiddel niet gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Klinisch significante geneesmiddelinteracties die gemedieerd worden door fluticasonfuroaat/vilanterol in klinische doses worden onwaarschijnlijk geacht vanwege de lage plasmaconcentraties die worden bereikt na toediening via inhalatie.
Interactie met bètablokkers
Bèta2-adrenerge receptorantagonisten kunnen het effect van bèta2-adrenerge agonisten verzwakken of tegenwerken. Het gelijktijdig gebruik van zowel niet-selectieve als selectieve bèta2-adrenerge receptorantagonisten dient te worden vermeden, tenzij er dwingende redenen zijn voor het gebruik ervan.
Interactie met CYP3A4-remmers
Fluticasonfuroaat en vilanterol worden beide snel geklaard door uitgebreid 'first-passmetabolisme' gemedieerd door het leverenzym CYP3A4.
Voorzichtigheid wordt aangeraden wanneer het gelijktijdig wordt toegediend met krachtige CYP3A4-remmers (bijv. ketoconazol, ritonavir, cobicistat-bevattende middelen), omdat de mogelijkheid van toegenomen systemische blootstelling aan zowel fluticasonfuroaat als vilanterol bestaat. Gelijktijdige toediening moet worden vermeden tenzij het voordeel opweegt tegen het toegenomen risico op systemische corticosteroïdbijwerkingen; in dit geval moeten patiënten worden gecontroleerd op systemische corticosteroïdbijwerkingen. Een CYP3A4-geneesmiddelinteractieonderzoek met herhaalde doses werd uitgevoerd bij gezonde proefpersonen met de combinatie fluticasonfuroaat/vilanterol (184/22 microgram) en de krachtige CYP3A4-remmer ketoconazol (400 mg). Gelijktijdige toediening verhoogde de gemiddelde AUC(0-24) en Cmax van fluticasonfuroaat met respectievelijk 36% en 33%. De toegenomen blootstelling aan fluticasonfuroaat ging gepaard met een afname van 27% van de gewogen gemiddelde serumcortisolwaarden (0-24 uur). Gelijktijdige toediening verhoogde de gemiddelde AUC(0-t) en Cmax van vilanterol met respectievelijk 65% en 22%. De toegenomen blootstelling aan vilanterol ging niet gepaard met een toename van bèta2-agonistgerelateerde systemische effecten op de hartslag, bloedkalium of het QTcF-interval.
Interactie met P-glycoproteïneremmers
Fluticasonfuroaat en vilanterol zijn beide substraten van P-glycoproteïne (P-gp). Een klinisch farmacologisch onderzoek bij gezonde proefpersonen met gelijktijdige toediening van vilanterol en de krachtige P-gp- en matige CYP3A4-remmer verapamil toonde geen significant effect op de farmacokinetiek van vilanterol. Klinische farmacologische onderzoeken met een specifieke P-gp-remmer en fluticasonfuroaat zijn niet uitgevoerd.
Sympathicomimetische geneesmiddelen
De gelijktijdige toediening van andere sympathicomimetische geneesmiddelen (alleen of als onderdeel van een combinatiebehandeling) kan de bijwerkingen van fluticasonfuroaat/vilanterol versterken. Relvar Ellipta moet niet worden gebruikt in combinatie met andere langwerkende bèta2-adrenerge agonisten of geneesmiddelen die langwerkende bèta2-adrenerge agonisten bevatten.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Uit dieronderzoek is reproductietoxiciteit gebleken bij blootstellingsniveaus die niet klinisch relevant zijn (zie rubriek 5.3). Er zijn geen of beperkte gegevens over het gebruik van fluticasonfuroaat en vilanteroltrifenataat bij zwangere vrouwen.
De toediening van fluticasonfuroaat/vilanterol aan zwangere vrouwen moet alleen worden overwogen wanneer het verwachte voordeel voor de moeder groter is dan elk mogelijk risico voor de foetus.
Borstvoeding
Er is onvoldoende informatie over de uitscheiding van fluticasonfuroaat of vilanteroltrifenataat en/of hun metabolieten in de moedermelk. Andere corticosteroïden en bèta2-agonisten zijn echter wel aangetroffen in moedermelk (zie rubriek 5.3). Een risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met fluticasonfuroaat/vilanterol moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen vruchtbaarheidsgegevens bij mensen. Uit dieronderzoek is geen effect van fluticasonfuroaat/vilanteroltrifenataat op de vruchtbaarheid gebleken (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Fluticasonfuroaat of vilanterol heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Er werden gegevens uit grootschalige klinische onderzoeken naar astma en COPD gebruikt om de frequentie te bepalen van bijwerkingen die in verband zijn gebracht met fluticasonfuroaat/vilanterol. In het klinische ontwikkelingsprogramma voor astma werden in totaal 7.034 patiënten opgenomen in een geïntegreerde beoordeling van bijwerkingen. In het klinische ontwikkelingsprogramma voor COPD werden in totaal 6.237 proefpersonen opgenomen in een geïntegreerde beoordeling van bijwerkingen.
De meest gemelde bijwerkingen bij gebruik van fluticasonfuroaat en vilanterol waren hoofdpijn en nasofaryngitis. Met uitzondering van pneumonie en botbreuken was het veiligheidsprofiel vergelijkbaar bij patiënten met astma en patiënten met COPD. Tijdens klinische onderzoeken werden pneumonie en botbreuken vaker gezien bij patiënten met COPD.
Samenvattende tabel van bijwerkingen
Bijwerkingen worden per systeem/orgaanklasse en mate van voorkomen (frequentie) opgesomd. De volgende conventie is gebruikt voor de classificatie van frequentiecategorieën: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000) en zeer zelden (<1/10.000). Binnen elke frequentiegroep worden de bijwerkingen naar afnemende ernst gerangschikt.
| Systeem/orgaanklasse | Bijwerking(en) | Frequentie |
| Infecties en parasitaire aandoeningen | Pneumonie* Bovenste luchtweginfectie Bronchitis Griep Candidiasis van de mond en de keel | Vaak |
| Immuunsysteemaandoeningen | Overgevoeligheidreacties waaronder anafylaxie, angio-oedeem, rash en urticaria | Zelden |
Voedings- en stofwisselingsstoornissen | Hyperglykemie | Soms |
| Psychische stoornissen | Angst | Zelden |
| Zenuwstelselaandoeningen | Hoofdpijn Tremor | Zeer vaak Zelden |
| Oogaandoeningen | Wazig zien (zie rubriek 4.4) | Soms |
| Hartaandoeningen | Extrasystolen Hartkloppingen Tachycardie | Soms Zelden Zelden |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Nasofaryngitis Orofaryngeale pijn Sinusitis Faryngitis Rhinitis Hoesten Dysfonie Paradoxaal bronchospasme | Zeer vaak Vaak Zelden |
| Maagdarmstelselaandoeningen | Abdominale pijn | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie Rugpijn Botbreuken** Spierspasmen | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Vaak |
*,** Zie onder “Beschrijving van geselecteerde bijwerkingen”
Beschrijving van geselecteerde bijwerkingen
*Pneumonie (zie rubriek 4.4)
In een geïntegreerde analyse van de twee één jaar durende replicatieonderzoeken bij matige tot ernstige COPD (gemiddelde voorspelde post-bronchodilatatoire screening FEV1 van 45%, standaarddeviate (SD) 13%) met een exacerbatie in het voorgaande jaar (n = 3.255), was het aantal pneumoniemeldingen per 1.000 patiëntenjaren 97,9 in de groep met FF/VI 184/22 microgram, 85,7 in de groep met FF/VI 92/22 microgram en 42,3 in de groep met VI 22 microgram. Voor ernstige pneumonie bedroeg het overeenkomende aantal gebeurtenissen per 1.000 patiëntenjaren respectievelijk 33,6, 35,5 en 7,6. Voor matig-ernstige pneumonie bedroeg het overeenkomende aantal gebeurtenissen per 1.000 patiëntenjaren respectievelijk 35,1 voor FF/VI 184/22 microgram, 42,9 voor FF/VI 92/22 microgram en 12,1 voor VI 22 microgram. Tot slot bedroeg het aantal fatale pneumonieën, gecorrigeerd voor blootstelling, respectievelijk 8,8 voor FF/VI 184/22 microgram versus 1,5 voor FF/VI 92/22 microgram en 0 voor VI 22 microgram.
In een placebogecontroleerd onderzoek (SUMMIT) bij personen met matige COPD (gemiddelde percentage post-bronchodilatatoire screening FEV1 van 60%, SD 6%) met een voorgeschiedenis van, of een toegenomen risico op cardiovasculaire aandoeningen, was de incidentie van pneumonie met FF/VI, FF, VI en placebo respectievelijk: bijwerkingen (6%, 5%, 4%, 5%); ernstige bijwerkingen (3%, 4%, 3%, 3%); beoordeeld op overlijdens door pneumonie ten gevolge van de behandeling (0,3%; 0,2%; 0,1%; 0,2%); de percentages gecorrigeerd naar blootstelling (per 1.000 behandeljaren) bedroegen respectievelijk: bijwerkingen (39,5; 42,4; 27,7; 38,4); ernstige bijwerkingen (22,4; 25,1; 16,4; 22,2); beoordeeld op overlijdens door pneumonie ten gevolge van de behandeling (1,8; 1,5; 0,9; 1,4).
In een geïntegreerde analyse van 11 onderzoeken naar astma (7.034 patiënten) was de incidentie van pneumonie per 1.000 patiëntenjaren 18,4 voor FF/VI 184/22 microgram versus 9,6 voor FF/VI 92/22 microgram en 8,0 in de placebogroep.
**Botbreuken
In twee replicatieonderzoeken van 12 maanden met in totaal 3.255 patiënten met COPD was de algehele incidentie van botbreuken laag in alle behandelgroepen, met een hogere incidentie in alle groepen met Relvar Ellipta (2%) in vergelijking met de groep met vilanterol 22 microgram (<1%). Hoewel er meer botbreuken waren in de groepen met Relvar Ellipta dan in de groep met vilanterol 22 microgram, traden botbreuken waarmee het gebruik van corticosteroïden normaal gesproken gepaard gaat (bijv. ruggenmergcompressie-/thoracolumbale tussenwervelbreuken, heup- en heupkombreuken) op in <1% van de behandelarmen op Relvar Ellipta en vilanterol.
Voor het SUMMIT onderzoek was de incidentie van alle gevallen van breuken met FF/VI, FF, VI en placebo 2% in elke behandelarm; voor breuken die vaak worden geassocieerd met ICS-gebruik was dit minder dan 1% in elke behandelarm. De voor blootstelling gecorrigeerde getallen (per 1.000 behandeljaren) voor alle gevallen van breuken bedroegen respectievelijk 13,6; 12,8; 13,2 en 11,5; voor breuken die vaak worden geassocieerd met ICS-gebruik was dit respectievelijk 3,4; 3,9; 2,4; 2,1.
In een geïntegreerde analyse van 11 onderzoeken naar astma (7.034 patiënten), was de incidentie van botbreuken <1% en hielden de botbreuken meestal verband met trauma.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Klachten en symptomen
Een overdosis fluticasonfuroaat/vilanterol kan klachten en symptomen veroorzaken die zijn toe te schrijven aan de werking van de afzonderlijke bestanddelen, waaronder klachten en symptomen die gezien worden bij overdosering van andere bèta2-agonisten en die consistent zijn met bekende effecten van de klasse van geïnhaleerde corticosteroïden (zie rubriek 4.4).
Behandeling
Er bestaat geen specifieke behandeling voor een overdosering van fluticasonfuroaat/vilanterol. Als overdosering plaatsvindt, moet de patiënt ondersteunend behandeld worden, met de juiste controle, indien nodig.
Een cardioselectieve bètablokkade moet alleen overwogen worden voor ernstige overdosiseffecten van vilanterol die klinisch zorgwekkend zijn en niet reageren op ondersteunende maatregelen. Cardioselectieve bètablokkerende geneesmiddelen dienen met voorzichtigheid te worden gebruikt bij patiënten met een geschiedenis van bronchospasme.
De verdere behandeling dient plaats te vinden zoals klinisch aangewezen of zoals aangeraden door het Nationaal Vergiftigingen Informatie Centrum, indien van toepassing.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: geneesmiddelen voor obstructieve luchtwegaandoeningen, adrenergica in combinatie met corticosteroïden of andere geneesmiddelen, met uitzondering van anticholinergica, ATC-code: R03AK10.
Werkingsmechanisme
Fluticasonfuroaat en vilanterol vertegenwoordigen twee klassen geneesmiddelen (een synthetische corticosteroïde en een selectieve, langwerkende bèta2-receptoragonist).
Farmacodynamische effecten
Fluticasonfuroaat
Fluticasonfuroaat is een synthetische getrifluorideerde corticosteroïde met een krachtige ontstekingsremmende werking. Het precieze mechanisme waardoor fluticasonfuroaat een effect heeft op astma- en COPD-symptomen is niet bekend. Er is aangetoond dat corticosteroïden op vele manieren inwerken op meerdere celtypen (bijv. eosinofielen, macrofagen, lymfocyten) en mediatoren (bijv. cytokinen en chemokinen die een rol spelen bij ontstekingen).
Vilanteroltrifenataat
Vilanteroltrifenataat is een selectieve, langwerkende bèta2-adrenerge agonist (LABA). De farmacologische effecten van bèta2-adrenoreceptoragonisten, waaronder vilanteroltrifenataat, zijn in ieder geval gedeeltelijk toe te schrijven aan stimulatie van intracellulaire adenylaatcyclase, het enzym dat de conversie van adenosinetrifosfaat (ATP) in cyclisch adenosine-3'5'-monofosfaat (cyclisch AMP) katalyseert. Verhoogde concentraties van cyclisch AMP leiden tot de ontspanning van bronchiaal glad spierweefsel en remming van de afgifte van mediatoren van directe hypergevoeligheid uit cellen, met name uit mestcellen.
Moleculaire interacties treden op tussen corticosteroïden en LABA's, waardoor steroïden het bèta2-receptorgen activeren, waardoor het aantal en de gevoeligheid van de receptoren toeneemt en LABA's de glucocorticoïdreceptor klaarmaken voor steroïde-afhankelijke activering en celkerntranslocatie versterken. Deze synergistische interacties worden weerspiegeld in een verhoogde ontstekingsremmende activiteit, die in vitro en in vivo is aangetoond bij een scala aan ontstekingscellen die relevant zijn voor de pathofysiologie van zowel astma als COPD. In perifere mononucleaire bloedcellen van personen met COPD werd een groter anti-inflammatoir effect waargenomen bij de combinatie van fluticasonfuroaat/vilanterol dan bij alleen fluticasonfuroaat in concentraties die worden bereikt met klinische doseringen. Het toegenomen anti-inflammatoire effect van de LABA-component was gelijk aan dat, wat wordt bereikt met andere ICS/LABA-combinaties.
Klinische werkzaamheid en veiligheid
Astma
Drie gerandomiseerde, dubbelblinde fase III-onderzoeken (HZA106827, HZA106829 en HZA106837) met een verschillende duur beoordeelden de veiligheid en werkzaamheid van fluticasonfuroaat/vilanterol bij volwassen en adolescente patiënten met aanhoudende astma. Alle proefpersonen gebruikten een ICS (geïnhaleerde corticosteroïde) met of zonder LABA gedurende ten minste 12 weken voorafgaand aan bezoek
- 1. In HZA106837 hadden alle patiënten in het jaar voorafgaand aan bezoek 1 ten minste één exacerbatie gehad waarvoor behandeling nodig was met orale corticosteroïden. De studieduur van HZA106827 was 12 weken en beoordeelde de werkzaamheid van fluticasonfuroaat/vilanterol 92/22 microgram [n=201] en FF 92 microgram [n=205] in vergelijking met placebo [n=203], die alle eenmaal daags werden toegediend. De studieduur van HZA106829 was 24 weken en beoordeelde de werkzaamheid van
fluticasonfuroaat/vilanterol 184/22 microgram [n=197] en FF 184 microgram [n=194], beide eenmaal daags toegediend, in vergelijking met FP 500 microgram tweemaal daags [n=195].
In HZA106827/HZA106829 waren de coprimaire werkzaamheidseindpunten verandering t.o.v. baseline in de dal-FEV1 (voorafgaand aan bronchusverwijder en toediening) tijdens een bezoek aan de kliniek aan het eind van de behandelperiode bij alle proefpersonen, en de gewogen gemiddelde seriële FEV1 gedurende 0-24 uur na toediening in een subset proefpersonen aan het einde van de behandelperiode. Verandering t.o.v. baseline in het percentage perioden van 24 uur waarin geen noodmedicatie nodig was tijdens de behandeling, was een secundair eindpunt met onderscheidend vermogen. Resultaten voor de primaire en de belangrijkste secundaire eindpunten in deze onderzoeken worden beschreven in tabel 1.
Tabel 1 - Resultaten van de primaire en de belangrijkste secundaire eindpunten in HZA106827 en HZA106829
| Onderzoeksnr. | HZA106829 | HZA106827 | ||
| Behandeldosis FF/VI* (in microgram) | FF/VI 184/22 eenmaal daags vs. FF 184 eenmaal daags | FF/VI 184/22 eenmaal daags vs. FP 500 tweemaal daags | FF/VI 92/22 eenmaal daags vs. FF 92 eenmaal daags | FF/VI 92/22 eenmaal daags vs. placebo eenmaal daags |
| Verandering t.o.v. baseline in dal-FEV1, laatst gemeten waarde als eindpunt (Last Observation Carried Forward, LOCF) | ||||
Behandelverschil P-waarde (95% BI) | 193 ml p<0,001 (108; 277) | 210 ml p<0,001 (127; 294) | 36 ml p=0,405 (-48; 120) | 172 ml p<0,001 (87; 258) |
| Gewogen gemiddelde seriële FEV1 gedurende 0-24 uur na dosering | ||||
Behandelverschil P-waarde (95% BI) | 136 ml p=0,048 (1; 270) | 206 ml p=0,003 (73; 339) | 116 ml p=0,06 (-5; 236) | 302 ml p<0,001 (178; 426) |
| Verandering t.o.v. baseline in het percentage perioden van 24 uur zonder noodmedicatie | ||||
Behandelverschil P-waarde (95% BI) | 11,7% p<0,001 (4,9; 18,4) | 6,3% p=0,067 (-0,4; 13,1) | 10,6% p<0,001 (4,3; 16,8) | 19,3% p<0,001 (13,0; 25,6) |
| Verandering t.o.v. baseline in het percentage perioden van 24 uur zonder symptomen | ||||
Behandelverschil P-waarde (95% BI) | 8,4% p=0,010 (2,0; 14,8) | 4,9% p=0,137 (-1,6; 11,3) | 12,1% p<0,001 (6,2; 18,1) | 18,0% p<0,001 (12,0; 23,9) |
| Verandering t.o.v. baseline in de expiratoire piekstroom 's ochtends | ||||
Behandelverschil P-waarde (95% BI) | 33,5 l/min p<0,001 (22,3; 41,7) | 32,9 l/min p<0,001 (24,8; 41,1) | 14,6 l/min p<0,001 (7,9; 21,3) | 33,3 l/min p<0,001 (26,5; 40,0) |
| Verandering t.o.v. baseline in de expiratoire piekstroom 's middags en 's avonds | ||||
| Behandelverschil P-waarde | 30,7 l/min p<0,001 | 26,2 l/min p<0,001 | 12,3 l/min p<0,001 | 28,2 l/min p<0,001 |
| (95% BI) | (22,5; 38,9) | (18,0; 34,3) | (5,8; 18,8) | (21,7; 34,8) |
*FF/VI = fluticasonfuroaat/vilanterol
De behandelduur in HZA106837 was variabel (van minimaal 24 weken tot maximaal 76 weken, waarbij de meerderheid van de patiënten ten minste 52 weken werd behandeld). In HZA106837 werden de patiënten gerandomiseerd naar gebruik van fluticasonfuroaat/vilanterol 92/22 microgram [n=1.009] of FF 92 microgram [n=1.010], beide eenmaal daags toegediend. In HZA106837 was het primaire eindpunt tijd tot eerste ernstige astma-exacerbatie. Een ernstige astma-exacerbatie werd gedefinieerd als verslechtering van de astma waarvoor het gebruik van systemische corticosteroïden gedurende ten minste 3 dagen nodig was, of een ziekenhuisopname of bezoek aan de eerste hulp vanwege astma waarvoor systemische corticosteroïden nodig waren. De gecorrigeerde gemiddelde verandering t.o.v. baseline in dal-FEV1 werd ook beoordeeld als een secundair eindpunt.
In HZA106837 was het risico van een ernstige astma-exacerbatie bij patiënten die fluticasonfuroaat/vilanterol 92/22 microgram kregen verminderd met 20% in vergelijking met gebruik van alleen FF 92 microgram (hazardratio 0,795, p=0,036; 95% BI 0,642; 0,985). Het aantal ernstige astma-exacerbaties per patiënt per jaar was 0,19 in de groep met FF 92 microgram (ongeveer 1 elke 5 jaar) en 0,14 in de groep met fluticasonfuroaat/vilanterol 92/22 microgram (ongeveer 1 elke 7 jaar). De ratio van de exacerbatiefrequentie voor fluticasonfuroaat/vilanterol 92/22 microgram versus FF 92 microgram was 0,755 (95% BI 0,603; 0,945). Dit duidt op een verlaging met 25% van het aantal ernstige astma-exacerbaties bij proefpersonen die behandeld werden met fluticasonfuroaat/vilanterol 92/22 microgram in vergelijking met de proefpersonen die behandeld werden met FF 92 microgram (p=0,014). Het bronchusverwijdende effect van fluticasonfuroaat/vilanterol gedurende 24 uur bleef bestaan tijdens een behandelperiode van 1 jaar, zonder bewijs van werkzaamheidsverlies (geen tachyfylaxie). Fluticasonfuroaat/vilanterol 92/22 microgram toonde consistent verbeteringen van 83 ml tot 95 ml in dal-FEV1 in week 12, 36 en 52 en op het eindpunt van de studie in vergelijking met FF 92 microgram (p<0,001 95% BI 52; 126 ml op eindpunt). Bij 44% van de patiënten in de groep met fluticasonfuroaat/vilanterol 92/22 microgram was een goede controle bereikt (ACQ7 ≤0,75) aan het eind van de behandeling, tegenover 36% van de proefpersonen in de groep met FF 92 microgram (p<0,001; 95% BI 1,23; 1,82).
Onderzoeken versus salmeterol/fluticasonpropionaat-combinaties
In een onderzoek van 24 weken (HZA113091) bij volwassen en adolescente patiënten met ongecontroleerde aanhoudende astma toonde zowel fluticasonfuroaat/vilanterol 92/22 microgram eenmaal daags 's avonds als salmeterol/FP 50/250 microgram tweemaal daags verbeteringen in de longfunctie t.o.v. baseline. De gecorrigeerde gemiddelde verhogingen bij behandeling t.o.v. baseline in gewogen gemiddelde FEV1 gedurende 0-24 uur met 341 ml (fluticasonfuroaat/vilanterol) en 377 ml (salmeterol/FP) toonden voor beide behandelingen een algehele verbetering van de longfunctie na 24 uur. Het gecorrigeerde gemiddelde behandelverschil van -37 ml tussen de groepen was niet statistisch significant (p=0,162). Voor dal-FEV1 bereikten proefpersonen in de fluticasonfuroaat/vilanterolgroep een LS gemiddelde verandering t.o.v. de baseline van 281 ml en de proefpersonen in de salmeterol/FP-groep bereikten een verandering van 300 ml (het gecorrigeerde gemiddelde verschil van -19 ml (95% BI: -0,073; 0,034) was statistisch niet significant (p=0,485)).
Een gerandomiseerd, dubbelblind onderzoek van 24 weken met een parallelle groep (201378) is uitgevoerd om non-inferioriteit aan te tonen (waarbij een marge van -100 ml voor dal-FEV1 werd gehanteerd) van fluticasonfuroaat/vilanterol 92/22 microgram eenmaal daags ten opzichte van salmeterol/FP 50/250 microgram tweemaal daags bij volwassen en adolescente patiënten met goed gecontroleerde astma na 4 weken behandeling met open-label salmeterol/FP 50/250 microgram tweemaal daags (n=1.504). Bij personen die waren gerandomiseerd op eenmaal daags FF/VI bleef de longfunctie vergelijkbaar met die bij personen die waren gerandomiseerd op tweemaal daags salmeterol/FP [verschil in dal-FEV1 van +19 ml (95% BI: -11, 49)].
Er zijn geen vergelijkende onderzoeken versus salmeterol/FP of versus andere ICS/LABA-combinaties uitgevoerd om de effecten op astma-exacerbaties goed te vergelijken.
Monotherapie met fluticasonfuroaat
Een gerandomiseerd, dubbelblind placebogecontroleerd onderzoek van 24 weken (FFA112059) beoordeelde de veiligheid en werkzaamheid van FF 92 microgram eenmaal daags [n=114] en FP 250 microgram tweemaal daags [n=114] versus placebo [n=115] bij volwassen en adolescente patiënten met aanhoudende astma. Alle proefpersonen moesten een stabiele dosis van een ICS gebruiken gedurende ten minste 4 weken voorafgaand aan bezoek 1 (screeningsbezoek), en het gebruik van LABA's was niet toegestaan in de 4 weken voorafgaand aan bezoek 1. Het primaire werkzaamheidseindpunt was verandering t.o.v. baseline in de dal-FEV1 (voorafgaand aan bronchusverwijder en toediening) tijdens een bezoek aan de kliniek aan het eind van de behandelperiode. Verandering t.o.v. baseline in het percentage perioden van 24 uur zonder noodmedicatie tijdens de behandelperiode van 24 weken was een onderscheidend secundair eindpunt. Op het tijdpunt van 24 weken verhoogden FF en FP de dal-FEV1 met respectievelijk 146 ml (95% BI 36, 257 ml, p=0,009) en 145 ml (95% BI 33; 257 ml, p=0,011) in vergelijking met placebo. Zowel FF als FP verhoogde het percentage perioden van 24 uur zonder noodmedicatie met respectievelijk 14,8% (95% BI 6,9; 22,7; p<0,001) en 17,9% (95% BI 10,0; 25,7; p<0,001) versus placebo.
Allergeenprovocatieonderzoek
Het bronchusbeschermende effect van fluticasonfuroaat/vilanterol 92/22 microgram op de vroege en late astmatische respons op geïnhaleerde allergenen werd beoordeeld in een placebogecontroleerd vierweggekruist onderzoek met herhaalde toediening (HZA113126) bij patiënten met lichte astma. Patiënten werden gerandomiseerd naar fluticasonfuroaat/vilanterol 92/22 microgram, FF 92 microgram, vilanterol 22 microgram of placebo eenmaal daags gedurende 21 dagen gevolgd door allergeenprovocatie 1 uur na de laatste dosis. Het allergeen was huisstofmijt, huidschilfers van katten of berkenpollen; de selectie werd gebaseerd op individuele screeningtests. Seriële FEV1-metingen werden vergeleken met waarden van voor de allergeenprovocatie die waren verzameld na het inhaleren van zoutoplossing (baseline). De grootste effecten op de vroege astmatische respons werden over het geheel genomen gezien met fluticasonfuroaat/vilanterol 92/22 microgram in vergelijking met alleen FF 92 microgram of vilanterol 22 microgram. Zowel bij fluticasonfuroaat/vilanterol 92/22 microgram als bij FF 92 microgram verdween de late astmatische respons nagenoeg in vergelijking met alleen vilanterol. Fluticasonfuroaat/vilanterol 92/22 microgram bood een significant grotere bescherming tegen door allergenen geïnduceerde bronchiale hyperreactiviteit dan monotherapieën met FF en vilanterol zoals beoordeeld op dag 22 met een metacholineprovocatie.
Onderzoek naar bronchusbeschermende en HPA-as-effecten
De bronchusbeschermende en HPA-as-effecten van FF versus FP of budesonide (BUD) werden beoordeeld in een placebogecontroleerd, gekruist onderzoek (203162) met toenemende herhaalde doseringen bij 54 volwassenen met een voorgeschiedenis van astma die gekenmerkt wordt door hyperreactiviteit van de luchtwegen en een voorspelde FEV1 ≥65%. Patiënten werden gerandomiseerd naar een of twee behandelperioden, die uit vijf dosisescalatiefases van 7 dagen bestonden, met FF (25, 100, 200, 400, 800 microgram/dag), FP (50, 200, 500, 1.000, 2.000 microgram/dag), BUD (100, 400, 800, 1.600, 3.200 microgram/dag) of placebo. Na elke dosisescalatiefase werden de bronchusbescherming aan de hand van hyperreactiviteit van de luchtwegen op adenosine-5'-monofosfaat (AMP)-provocatie (provocatieve concentratie die leidt tot een afname van ≥20% in FEV1 [AMP PC20]) en het gewogen gemiddelde cortisol in plasma gedurende 24 uur beoordeeld.
In het gehele goedgekeurde therapeutische dosisbereik voor astma, waren de AMP PC20 (mg/ml) en cortisolonderdrukking (%) waarden respectievelijk: 81 tot 116 mg/ml en 7% tot 14% voor FF (100 tot 200 microgram/dag), 20 tot 76 mg/ml en 7% tot 50% voor FP (200 tot 2.000 microgram/dag) en 24 tot 54 mg/ml en 13% tot 44% voor BUD (400 tot 1.600 microgram/dag).
Chronische obstructieve longziekte
Het klinische ontwikkelingsprogramma voor COPD omvatte een onderzoek van 12 weken (HZC113107), twee onderzoeken van 6 maanden (HZC112206, HZC112207) en twee onderzoeken van 1 jaar (HZC102970, HZC102871) en een > 1 jaar durend onderzoek (SUMMIT). Dit waren gerandomiseerde gecontroleerde onderzoeken bij patiënten met een klinische diagnose van COPD. Deze onderzoeken omvatten metingen van de longfunctie, dyspneu en matige en ernstige exacerbaties.
Onderzoeken van 6 maanden
HZC112206 en HZC112207 waren gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken met parallelle groepen van 24 weken die het effect van de combinatie vergeleek met het effect van alleen vilanterol en FF en placebo. HZC112206 beoordeelde de werkzaamheid van fluticasonfuroaat/vilanterol 46/22 microgram [n=206] en fluticasonfuroaat/vilanterol 92/22 microgram [n=206] in vergelijking met FF 92 microgram [n=206], vilanterol 22 microgram [n=205] en placebo [n=207], die alle eenmaal daags werden toegediend. HZC112207 beoordeelde de werkzaamheid van fluticasonfuroaat/vilanterol 92/22 microgram [n=204] en fluticasonfuroaat/vilanterol 184/22 microgram [n=205] in vergelijking met FF 92 microgram [n=204], FF 184 microgram [n=203] en vilanterol 22 microgram [n=203] en placebo [n=205], die alle eenmaal daags werden toegediend.
Alle patiënten moesten een rookgeschiedenis hebben van ten minste 10 pakjaren; een post-salbutamol FEV1/FVC-ratio van minder dan of gelijk aan 0,70; een post-salbutamol FEV1 van minder dan of gelijk aan 70% van de voorspelde waarde, en een 'Modified Medical Research Council (mMRC)'-dyspneuscore ≥2 (schaal 0-4) bij screening. Bij screening was de gemiddelde FEV1 voorafgaand aan gebruik van de bronchusverwijder 42,6% en 43,6% van de voorspelde waarde, en de gemiddelde reversibiliteit 15,9% en 12,0% in respectievelijk HZC112206 en HZC112207. De coprimaire eindpunten van beide onderzoeken waren de gewogen gemiddelde FEV1 van 0 tot 4 uur na toediening op dag 168, en de verandering t.o.v. baseline in de dal-FEV1 voorafgaand aan toediening op dag 169.
In een geïntegreerde analyse van beide onderzoeken toonde fluticasonfuroaat/vilanterol 92/22 microgram klinisch betekenisvolle verbeteringen in de longfunctie. Op dag 169 was bij fluticasonfuroaat/vilanterol 92/22 microgram en vilanterol sprake van een verhoging van de gecorrigeerde gemiddelde dal-FEV1 van respectievelijk 129 ml (95% BI: 91; 167 ml; p<0,001) en 83 ml (95% BI: 46; 121 ml; p<0,001) in vergelijking met placebo. Bij fluticasonfuroaat/vilanterol 92/22 microgram was de dal-FEV1 46 ml hoger dan bij vilanterol (95% BI: 8; 83 ml; p=0,017). Op dag 168 verhoogden fluticasonfuroaat/vilanterol 92/22 microgram en vilanterol de gecorrigeerde gewogen gemiddelde FEV1 in een periode van 0-4 uur met respectievelijk 193 ml (95% BI: 156; 230 ml; p<0,001) en 145 ml (95% BI: 108; 181 ml; p<0,001) in vergelijking met placebo. Fluticasonfuroaat/vilanterol 92/22 microgram verhoogde de gecorrigeerde gewogen gemiddelde FEV1 in een periode van 0-4 uur met 148 ml in vergelijking met alleen FF (95% BI: 112; 184 ml; p<0,001).
Onderzoeken van 12 maanden
Onderzoeken HZC102970 en HZC102871 waren gerandomiseerde, dubbelblinde onderzoeken met parallelle groepen van 52 weken ter vergelijking van het effect van fluticasonfuroaat/vilanterol 184/22 microgram, fluticasonfuroaat/vilanterol 92/22 microgram en fluticasonfuroaat/vilanterol 46/22 microgram met dat van vilanterol 22 microgram, allemaal eenmaal daags toegediend, op de jaarlijkse frequentie van matige/ernstige exacerbaties bij proefpersonen met COPD met een rookgeschiedenis van ten minste 10 pakjaren en een post-salbutamol FEV1/FVC-ratio van minder dan of gelijk aan 0,70, een post-salbutamol FEV1 van minder dan of gelijk aan 70% van de voorspelde waarde en een gedocumenteerde geschiedenis van ≥1 COPD-exacerbatie in de 12 maanden voor bezoek 1 waarvoor gebruik van antibiotica en/of orale corticosteroïden of ziekenhuisopname nodig was. Het primaire eindpunt was de jaarlijkse frequentie van matige en ernstige exacerbaties. Matige/ernstige exacerbaties werden gedefinieerd als verslechterende symptomen waarvoor behandeling met orale corticosteroïden en/of antibiotica of ziekenhuisopname nodig was. Beide onderzoeken hadden een inloopperiode van 4 weken waarin alle proefpersonen open-label salmeterol/FP 50/250 microgram tweemaal daags kregen om de COPD-farmacotherapie te standaardiseren en de ziekte te stabiliseren voorafgaand aan randomisatie naar geblindeerde onderzoeksmedicatie gedurende 52 weken. Voorafgaand aan de inloopperiode stopten de proefpersonen met het gebruik van eerdere COPD-medicatie, met uitzondering van kortwerkende bronchusverwijders. Het gebruik van gelijktijdige geïnhaleerde langwerkende bronchusverwijders (bèta2-agonist en anticholinergicum), combinatieproducten met ipratropium/salbutamol, orale bèta2-agonisten en preparaten met theofylline was niet toegestaan tijdens de behandelperiode. Orale corticosteroïden en antibiotica waren toegestaan voor de acute behandeling van COPD-exacerbaties met specifieke richtlijnen voor het gebruik. De proefpersonen gebruikten tijdens de gehele onderzoeken salbutamol indien nodig.
De resultaten van beide onderzoeken toonden dat eenmaaldaagse behandeling met fluticasonfuroaat/vilanterol 92/22 microgram leidde tot een lagere jaarlijkse frequentie van matige/ernstige COPD-exacerbaties dan behandeling met vilanterol (Tabel 2).
Tabel 2: Analyse van exacerbatiefrequenties na 12 maanden behandeling
| Eindpunt | HZC102970 | HZC102871 | HZC102970 en HZC102871 geïntegreerd | |||
| vilanterol (n=409) | fluticason-furoaat/ vilanterol 92/22 (n=403) | vilanterol (n=409) | fluticason-furoaat/ vilanterol 92/22 (n=403) | vilanterol (n=818) | fluticason-furoaat/ vilanterol 92/22 (n=806) | |
| Matige en ernstige exacerbaties | ||||||
Gecorrigeerde gemiddelde jaarlijkse frequentie | 1,14 | 0,90 | 1,05 | 0,70 | 1,11 | 0,81 |
Ratio vs. VI 95% BI p-waarde % afname (95% BI) | 0,79 (0,64; 0,97) 0,024 21 (3; 36) | 0,66 (0,54; 0,81) <0,001 34 (19; 46) | 0,73 (0,63; 0,84) <0,001 27 (16; 37) | |||
Absoluut verschil in aantal per jaar vs. VI (95% BI) | 0,24 (0,03; 0,41) | 0,36 (0,20; 0,48) | 0,30 (0,18; 0,41) | |||
Tijdsduur tot eerste exacerbatie: hazardratio (95% BI) % risicoreductie p-waarde | 0,80 (0,66; 0,99) 20 0,036 | 0,72 (0,59; 0,89) 28 0,002 | 0,76 (0,66; 0,88) 24 p<0,001 | |||
In een geïntegreerde analyse van HZC102970 en HZC102871 in week 52 werd een verbetering gezien wanneer fluticasonfuroaat/vilanterol 92/22 microgram met vilanterol 22 microgram werd vergeleken op de gecorrigeerde gemiddelde dal-FEV1 (42 ml 95% BI: 19; 64 ml; p<0,001). Het bronchusverwijdende effect van fluticasonfuroaat/vilanterol gedurende 24 uur bleef vanaf de eerste dosis bestaan gedurende een behandelperiode van 1 jaar, zonder bewijs van werkzaamheidsverlies (geen tachyfylaxie).
In totaal hadden in de twee onderzoeken bij elkaar 2.009 patiënten (62%) een cardiovasculaire voorgeschiedenis/risicofactoren bij screening. De incidentie van cardiovasculaire voorgeschiedenis/risicofactoren was vergelijkbaar in alle behandelgroepen, waarbij de patiënten het vaakst leden aan hypertensie (46%), gevolgd door hypercholesterolemie (29%) en diabetes mellitus (12%). De effecten in de vermindering van matige en ernstige exacerbaties waren in deze subgroep vergelijkbaar met die in de gehele populatie. Bij patiënten met een cardiovasculaire voorgeschiedenis/risicofactoren leidde fluticasonfuroaat/vilanterol 92/22 microgram tot een aanzienlijk lagere jaarlijkse frequentie van matige/ernstige COPD-exacerbaties dan vilanterol (gecorrigeerde gemiddelde jaarlijkse frequenties van respectievelijk 0,83 en 1,18, 30% reductie (95% BI 16; 42%; p<0,001)). Verbeteringen werden in deze subgroep in week 52 ook gezien bij vergelijking van fluticasonfuroaat/vilanterol 92/22 microgram met vilanterol 22 microgram ten aanzien van de gecorrigeerde gemiddelde dal-FEV1 (44 ml, 95% BI: 15; 73 ml; (p=0,003)).
Onderzoeken met een duur van > 1 jaar
SUMMIT was een multi-centrum, gerandomiseerd, dubbelblind onderzoek waarin bij 16.485 personen het effect op de overleving werd geëvalueerd van fluticasonfuroaat/vilanterol 92/22 microgram vergeleken met placebo. Het primaire eindpunt was mortaliteit door elke mogelijke oorzaak en het secundaire eindpunt was een samenstelling van cardiovasculaire gebeurtenissen (cardiovasculair overlijden tijdens de behandeling, myocardinfarct, beroerte, instabiele angina of transient ischemic attack (TIA)).
Voordat patiënten gerandomiseerd werden, moesten zij de behandeling met eerdere COPD-medicatie die tijdens de baseline werd gebruikt, hebben gestaakt. Dit omvatte langwerkende bronchodilatatoren plus geïnhaleerde corticosteroïden (28%), alleen langwerkende bronchodilatatoren (11%) en alleen geïnhaleerde corticosteroïden (4%). De personen werden daarna gerandomiseerd om fluticasonfuroaat/vilanterol 92/22 microgram, of fluticasonfuroaat 92 microgram, of vilanterol 22 microgram, of placebo te krijgen, en gemiddeld 1,7 jaar behandeld te worden (SD = 0,9 jaar).
De personen hadden matige COPD (gemiddeld percentage post-bronchodilatatoire screening FEV1 van 60% [SD = 6%]), en een voorgeschiedenis van of een toegenomen risico op een cardiovasculaire aandoening. In de 12 maanden voorafgaand aan het onderzoek heeft 61% van de personen geen COPD-exacerbatie gemeld en meldde 39% van de personen één of meer matige/ernstige COPD-exacerbaties.
De mortaliteit door elke oorzaak bedroeg: fluticasonfuroaat/vilanterol 6,0%; placebo 6,7%; fluticasonfuroaat 6,1%; vilanterol 6,4%. De voor blootstelling gecorrigeerde mortaliteit door elke oorzaak per 100 patiënten/jaar (%/jr) was: fluticasonfuroaat/vilanterol 3,1%/jr; placebo 3,5%/jr; fluticasonfuroaat 3,2%/jr en vilanterol 3,4%/jr. Het mortaliteitsrisico met fluticasonfuroaat/vilanterol was niet significant anders vergeleken met placebo (HR 0,88; 95% BI; 0,74 tot 1,04; p=0,137), fluticasonfuroaat (HR 0,96; 95% BI; 0,81 tot 1,15; p=0,681) of vilanterol (HR 0,91; 95% BI: 0,77 tot 1,09; p=0,299).
Het risico op een gecombineerde cardiovasculaire gebeurtenis met fluticasonfuroaat/vilanterol was niet significant verschillend vergeleken met placebo (HR 0,93; 95% BI; 0,75 tot 1,14), fluticasonfuroaat (HR 1,03; 95% BI; 0,83 tot 1,28) of vilanterol (HR 0,94; 95% BI; 0,76 tot 1,16).
Onderzoeken versus combinaties van salmeterol/fluticasonpropionaat
In een onderzoek van 12 weken (HZC113107) bij patiënten met COPD toonde zowel fluticasonfuroaat/vilanterol 92/22 microgram eenmaal daags 's ochtends als salmeterol/FP 50/500 microgram tweemaal daags verbeteringen in de longfunctie t.o.v. baseline. Gecorrigeerde gemiddelde behandelverhogingen t.o.v. baseline in gewogen gemiddelde FEV1 gedurende 0-24 uur van 130 ml (fluticasonfuroaat/vilanterol) en 108 ml (salmeterol/FP) toonden voor beide behandelingen een algehele verbetering van de longfunctie na 24 uur. Het gecorrigeerde gemiddelde behandelverschil van 22 ml (95% BI: -18; 63 ml) tussen de groepen was niet statistisch significant (p=0,282).
De gecorrigeerde gemiddelde verandering t.o.v. de uitgangswaarde voor dal-FEV1 was op Dag 85 in de behandelgroep met fluticasonfuroaat/vilanterol 111 ml en in de behandelgroep met salmeterol/FP 88 ml. Het verschil van 23 ml (95% BI: -20; 66) tussen de behandelgroepen was niet klinisch relevant en niet statistisch significant (p=0,294).
Er zijn geen vergelijkende onderzoeken versus salmeterol/FP of versus andere veel gebruikte bronchodilatatoren uitgevoerd om de effecten op COPD-exacerbaties goed te vergelijken.
Pediatrische patiënten
Astma
De werkzaamheid en veiligheid van fluticasonfuroaat (FF)/vilanterol (VI) eenmaal daags toegediend vergeleken met FF eenmaal daags toegediend bij de behandeling van astma bij pediatrische patiënten in de leeftijd van 5-11 jaar werd geëvalueerd in een gerandomiseerd, dubbelblind, multicenter klinisch onderzoek van 24 weken en een follow-up periode van 1 week (HZA107116) waaraan 673 patiënten met ongecontroleerd astma deelnamen die inhalatiecorticosteroïden gebruikten.
Alle personen hadden een stabiele astmabehandeling [kortwerkende bèta-agonist of kortwerkende muscarine-antagonist inhalator plus inhalatiecorticosteroïd (ICS)] gedurende ten minste 4 weken voorafgaand aan Bezoek 1. Patiënten waren symptomatisch (d.w.z. bleven ongecontroleerd) op hun bestaande astmabehandeling.
Personen werden behandeld met fluticasonfuroaat/vilanterol 46/22 microgram (337 patiënten) of fluticasonfuroaat 46 microgram (336 patiënten). Twee patiënten, één in elke arm, konden niet worden beoordeeld op werkzaamheid.
Het primaire eindpunt was verandering t.o.v. baseline, gemiddeld over week 1 tot 12 van de behandelperiode, in de ochtendpiekflow (PEF) vóór de dosis (d.w.z. dal), dagelijks vastgelegd via een elektronisch patiëntendagboek (verschil tussen FF/VI-combinatie en FF). Verandering t.o.v. baseline in het percentage perioden van 24 uur zonder noodmedicatie tijdens de behandelperiode van 1 tot 12 weken was een onderscheidend secundair eindpunt voor de populatie van 5-11 jaar. Er waren geen verschillen in werkzaamheid tussen FF/VI 46/22 microgram en FF 46 microgram (Tabel 3). Tijdens dit onderzoek werden geen nieuwe veiligheidsproblemen vastgesteld.
Na afronding van het onderzoek HZA107116 werden punten van zorg vastgesteld over de uitvoering van het onderzoek op twee onderzoekslocaties, waarbij in totaal 4 gerandomiseerde patiënten betrokken waren (FF/VI 46/22 microgram n = 1, FF 46 microgram n = 3). Een aanvullende post-hocanalyse werd uitgevoerd, waarbij deze vier patiënten werden uitgesloten. De resultaten van deze analyse (tabel 3) zijn consistent met die van de vooraf gedefinieerde analyse.
Tabel 3: Resultaten van primaire en onderscheidende secundaire eindpunten (aanvullende post-hocanalyse).
| Weken 1 tot 12 | fluticasonfuroaat/vilanterol* n = 335 | fluticasonfuroaat* n = 332 |
| Primair eindpunt | ||
| Verandering t.o.v. baseline in AM PEF (l/min) | ||
| LS gemiddelde verandering (SE) | 12,1 (1,86) | 8,6 (1,87) |
| Behandelverschil (FF/VI vs. FF) (95% BI), p-waarde | 3,5 (-1,7; 8,7), p = 0,188 | |
| Onderscheidend secundair eindpunt | ||
| Verandering t.o.v. baseline in het percentage perioden van 24 uur zonder noodmedicatie | ||
| LS gemiddelde verandering (SE) | 27,1 (1,75) | 26,0 (1,76) |
| Behandelverschil (FF/VI vs. FF) (95% BI), p-waarde | 1,1 (-3,8; 6,0), p = 0,659 | |
*Patiënten kregen FF/VI 46/22 microgram ED vs. FF 46 microgram ED
ED = eenmaal daags, LS = kleinste kwadraten, SE = standaardfout, BI = betrouwbaarheidsinterval, n = aantal deelnemers in analyse (Alle ITT: 337 voor FF/VI en 336 voor FF)
Chronische Obstructieve Longziekte
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Relvar Ellipta in alle subgroepen van pediatrische patiënten met COPD (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
De absolute biologische beschikbaarheid voor fluticasonfuroaat en vilanterol bij toediening door inhalatie als fluticasonfuroaat/vilanterol was gemiddeld respectievelijk 15,2% en 27,3%. De orale biologische beschikbaarheid van zowel fluticasonfuroaat als vilanterol was laag, gemiddeld respectievelijk 1,26% en <2%. Gezien deze lage orale biologische beschikbaarheid wordt de systemische blootstelling aan fluticasonfuroaat en vilanterol na geïnhaleerde toediening vooral veroorzaakt door absorptie van het geïnhaleerde deel van de dosis die wordt afgegeven aan de longen.
Distributie
Na intraveneuze toediening worden zowel fluticasonfuroaat als vilanterol uitgebreid gedistribueerd, met gemiddelde distributievolumes bij steady state van respectievelijk 661 l en 165 l. Zowel fluticasonfuroaat als vilanterol heeft een lage binding met rode bloedcellen. De in-vitro-plasma-eiwitbinding in humaan plasma van fluticasonfuroaat en vilanterol was hoog, gemiddeld respectievelijk >99,6% en 93,9%. Er was geen verlaging van de mate van in-vitro-plasma-eiwitbinding bij proefpersonen met een nier- of leverfunctiestoornis.
Fluticasonfuroaat en vilanterol zijn substraten van P-glycoproteïne (P-gp). Het wordt echter onwaarschijnlijk geacht dat de gelijktijdige toediening van fluticasonfuroaat/vilanterol en P-gp-remmers de systemische blootstelling aan fluticasonfuroaat of vilanterol zal wijzigen, omdat beide goed geabsorbeerde moleculen zijn.
Biotransformatie
Gebaseerd op in-vitro-gegevens worden de belangrijkste metaboliseringsroutes van zowel fluticasonfuroaat als vilanterol bij mensen primair gemedieerd door CYP3A4.
Fluticasonfuroaat wordt primair gemetaboliseerd door hydrolyse van de S-fluoromethyl-carbothioaatgroep tot metabolieten met een aanzienlijk verminderde corticosteroïdactiviteit. Vilanterol wordt primair gemetaboliseerd door O-dealkylatie tot een reeks metabolieten met een aanzienlijk verminderde β1- en β2-agonistactiviteit.
Eliminatie
Na orale toediening werd fluticasonfuroaat bij mensen voornamelijk geëlimineerd door metabolisering, met metabolieten die nagenoeg uitsluitend via de feces werden uitgescheiden; <1% van de gevonden radioactieve dosis werd geëlimineerd via de urine.
In een onderzoek met radiolabeling bij mensen werd na orale toediening vilanterol voornamelijk geëlimineerd door metabolisering, gevolgd door excretie van de radioactieve dosis waarbij ongeveer 70% van de metabolieten in de urine en ongeveer 30% in de feces werd uitgescheiden. De schijnbare plasma-eliminatiehalfwaardetijd van vilanterol na een enkele geïnhaleerde toediening van fluticasonfuroaat/vilanterol was gemiddeld 2,5 uur. De effectieve halfwaardetijd voor accumulatie van vilanterol, zoals vastgesteld na herhaalde toediening van geïnhaleerde doses vilanterol van 25 microgram, bedraagt 16,0 uur bij patiënten met astma en 21,3 uur bij patiënten met COPD.
Pediatrische patiënten
Bij adolescenten (12 jaar of ouder) zijn er geen aanbevolen dosisaanpassingen.
De farmacokinetiek, veiligheid en werkzaamheid van fluticasonfuroaat/vilanterol zijn onderzocht bij kinderen van 5 tot 11 jaar oud, maar er kan geen aanbeveling voor een dosering worden gedaan (zie rubriek 4.2). De farmacokinetiek, veiligheid en werkzaamheid van fluticasonfuroaat/vilanterol bij kinderen jonger dan 5 jaar zijn niet vastgesteld.
Speciale groepen
Ouderen
De effecten van leeftijd op de farmacokinetiek van fluticasonfuroaat en vilanterol werden bepaald in fase III-onderzoeken naar COPD en astma. Er was geen bewijs dat leeftijd (12 tot 84 jaar) de farmacokinetiek van fluticasonfuroaat en vilanterol bij proefpersonen met astma beïnvloedde.
Er was geen bewijs dat leeftijd de farmacokinetiek van fluticasonfuroaat bij proefpersonen met COPD beïnvloedde, maar er was wel een toename (37%) van de AUC(0-24) van vilanterol bij het geobserveerde leeftijdsbereik van 41 tot 84 jaar. Voor een oudere proefpersoon (leeftijd van 84 jaar) met een laag lichaamsgewicht (35 kg) wordt voorspeld dat de AUC(0-24) 35% hoger is dan de populatieschatting (proefpersoon met COPD van 60 jaar oud en met een lichaamsgewicht van 70 kg), terwijl de Cmax onveranderd was. Deze verschillen zijn waarschijnlijk niet klinisch relevant.
Bij oudere proefpersonen met astma en oudere proefpersonen met COPD zijn er geen aanbevolen dosisaanpassingen.
Nierfunctiestoornis
Een klinisch-farmacologisch onderzoek naar fluticasonfuroaat/vilanterol toonde aan dat een ernstige nierfunctiestoornis (creatinineklaring <30 ml/min) niet leidde tot een significant hogere blootstelling aan fluticasonfuroaat of vilanterol of tot duidelijker systemische effecten van corticosteroïden of bèta2-agonisten in vergelijking met gezonde proefpersonen.
Er is geen dosisaanpassing vereist voor patiënten met een nierfunctiestoornis.
De effecten van hemodialyse zijn niet onderzocht.
Leverfunctiestoornis
Na herhaalde dosering van fluticasonfuroaat/vilanterol gedurende 7 dagen was er een toename van de systemische blootstelling aan fluticasonfuroaat (tot een verdrievoudiging zoals gemeten door de AUC(0–24)) bij proefpersonen met een leverfunctiestoornis (Child-Pugh A, B of C) in vergelijking met gezonde proefpersonen. De toename van de systemische blootstelling aan fluticasonfuroaat bij proefpersonen met een matige leverfunctiestoornis (Child-Pugh B; fluticasonfuroaat/vilanterol 184/22 microgram) ging gepaard met een verlaging van gemiddeld 34% in serumcortisol in vergelijking met gezonde proefpersonen. De naar dosis genormaliseerde systemische blootstelling aan fluticasonfuroaat was vergelijkbaar bij proefpersonen met een matige en proefpersonen met een ernstige leverfunctiestoornis (Child-Pugh B of C).
Na herhaalde toediening van fluticasonfuroaat/vilanterol gedurende 7 dagen was er geen significante toename van de systemische blootstelling aan vilanterol (Cmax en AUC) bij proefpersonen met een lichte, matige of ernstige leverfunctiestoornis (Child-Pugh A, B of C).
Er waren geen klinisch relevante effecten van de combinatie fluticasonfuroaat/vilanterol op bèta-adrenerge systemische effecten (hartslag of serumkalium) bij proefpersonen met een lichte of matige leverfunctiestoornis (vilanterol, 22 microgram) of met een ernstige leverfunctiestoornis (vilanterol, 12,5 microgram) in vergelijking met gezonde proefpersonen.
Andere speciale populaties
Bij proefpersonen met astma waren de schattingen van de AUC(0-24) voor proefpersonen uit Oost-Azië, Japan en Zuidoost-Azië (12-13% van de proefpersonen) gemiddeld 33% tot 53% hoger dan bij andere raciale groepen. Er was echter geen bewijs dat de hogere systemische blootstelling bij deze populatie gepaard ging met een groter effect op de urinaire cortisolexcretie gedurende 24 uur. Gemiddeld wordt voor deze proefpersonen van Aziatische afkomst de Cmax van vilanterol voorspeld als 220 tot 287% hoger en de AUC(0-24) als vergelijkbaar met die van proefpersonen uit andere raciale groepen. Er was echter geen bewijs dat deze hogere Cmax van vilanterol leidde tot klinisch significante effecten op de hartslag. Bij proefpersonen met COPD waren de schattingen van de AUC(0-24) voor proefpersonen uit Oost-Azië, Japan en Zuidoost-Azië (13-14% van de proefpersonen) gemiddeld 23% tot 30% hoger in vergelijking met blanke proefpersonen. Er was echter geen bewijs dat de hogere systemische blootstelling bij deze populatie gepaard ging met een groter effect op de urinaire cortisolexcretie gedurende 24 uur. Er was geen effect van ras op de farmacokinetische parameterschattingen van vilanterol bij proefpersonen met COPD.
Geslacht, gewicht en BMI
Er was geen bewijs dat geslacht, gewicht of BMI (body mass index) de farmacokinetiek van fluticasonfuroaat beïnvloedt op basis van een populatiefarmacokinetische analyse van gegevens uit fase III-onderzoek met 1.213 proefpersonen met astma (712 vrouwen) en 1.225 proefpersonen met COPD (392 vrouwen).
Er was geen bewijs dat geslacht, gewicht of BMI de farmacokinetiek van vilanterol beïnvloedt op basis van een populatiefarmacokinetische analyse van gegevens van 856 proefpersonen met astma (500 vrouwen) en 1.091 proefpersonen met COPD (340 vrouwen).
Er is geen dosisaanpassing nodig op basis van geslacht, gewicht of BMI.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Farmacologische en toxicologische effecten die zijn waargenomen bij fluticasonfuroaat of vilanterol in niet-klinische onderzoeken waren dezelfde die normaal in verband worden gebracht met glucocorticoïden of bèta2-agonisten. Toediening van fluticasonfuroaat in combinatie met vilanterol leidde niet tot een significante nieuwe toxiciteit.
Genotoxiciteit en carcinogeniteit
Fluticasonfuroaat
Fluticasonfuroaat was niet genotoxisch in een standaardreeks van onderzoeken en was niet carcinogeen tijdens levenslange inhalatieonderzoeken bij ratten of muizen bij blootstellingsniveaus vergelijkbaar met die bij de maximaal aanbevolen dosis bij mensen, gebaseerd op de AUC.
Vilanteroltrifenataat
In genetische toxiciteitsonderzoeken waren vilanterol (als alfa-fenylcinnamaat) en trifenylazijnzuur niet genotoxisch, wat erop wijst dat vilanterol (als trifenataat) geen genotoxisch gevaar vormt voor mensen.
In overeenstemming met bevindingen voor andere bèta2-agonisten veroorzaakte vilanteroltrifenataat tijdens levenslange inhalatieonderzoeken proliferatieve effecten op het vrouwelijke voortplantingsstelsel van ratten en muizen en de hypofyse van ratten. Er was geen toename van de incidentie van tumoren bij ratten of muizen bij blootstellingsniveaus die respectievelijk 1,2 of 30 keer groter waren dan de maximale aanbevolen dosis bij mensen, gebaseerd op de AUC.
Reproductie- en ontwikkelingstoxiciteit
Fluticasonfuroaat
De effecten die werden waargenomen na toediening via inhalatie van fluticasonfuroaat in combinatie met vilanterol bij ratten waren vergelijkbaar met de effecten die werden gezien met alleen fluticasonfuroaat. Fluticasonfuroaat was niet teratogeen bij ratten of konijnen, maar vertraagde de ontwikkeling bij ratten en veroorzaakte abortus bij konijnen bij maternaal toxische doses. Er waren geen effecten op de ontwikkeling van ratten bij blootstellingsniveaus die ongeveer 3 keer hoger waren dan die bij de maximale aanbevolen dosis bij mensen, gebaseerd op de AUC.
Vilanteroltrifenataat
Vilanteroltrifenataat was niet teratogeen bij ratten. Tijdens inhalatieonderzoeken bij konijnen veroorzaakte vilanteroltrifenataat effecten die vergelijkbaar zijn met de effecten die zijn waargenomen bij andere bèta2-agonisten (gespleten verhemelte, opening van de oogleden, sternebrale fusie en kromming/malrotatie van de ledematen). Wanneer het subcutaan werd toegediend waren er geen effecten bij blootstellingsniveaus die 84 keer hoger waren dan die bij de maximale aanbevolen dosis bij mensen, gebaseerd op de AUC. Noch fluticasonfuroaat noch vilanteroltrifenataat had bijwerkingen met betrekking tot de vruchtbaarheid of de pre- of postnatale ontwikkeling bij ratten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Lactosemonohydraat
Magnesiumstearaat
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
Houdbaarheid na openen van het bakje: 6 weken.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25°C. Als de inhalator in de koelkast wordt bewaard, laat de inhalator dan gedurende ten minste één uur voor gebruik weer op kamertemperatuur komen.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
Schrijf de datum waarop de inhalator moet worden weggegooid op het etiket van de inhalator in de daarvoor bestemde ruimte. De datum moet direct worden genoteerd zodra de inhalator uit het bakje wordt gehaald.
6.5 Aard en inhoud van de verpakking
De Ellipta-inhalator bestaat uit een lichtgrijs hoofddeel, een gele beschermkap van het mondstuk en een dosisteller, verpakt in een bakje van laminaatfolie dat een zakje silicagel (als droogmiddel) bevat. Het bakje is afgesloten met een afpelbare afsluiting van folie.
De inhalator is een apparaat dat is samengesteld uit meerdere onderdelen, die gemaakt zijn van polypropyleen, hogedichtheidpolyethyleen, polyoxymethyleen, polybutyleentereftalaat, acrylonitril-butadieen-styreen, polycarbonaat en roestvrij staal.
De inhalator bevat twee blisterstrips van aluminiumlaminaatfolie voor in totaal 14 of 30 doses (voorraad voor 14 of 30 dagen).
Verpakkingsgrootten: inhalators met 14 of 30 doses. Multiverpakking met 3 inhalators met elk 30 doses.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Ierland
D24 YK11
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/13/886/001
EU/1/13/886/002
EU/1/13/886/003
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 november 2013
Datum van laatste verlenging: 26 juli 2018
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Relvar Ellipta 184 microgram /22 microgram inhalatiepoeder, voorverdeeld.
1. NAAM VAN HET GENEESMIDDEL
Relvar Ellipta 184 microgram /22 microgram inhalatiepoeder, voorverdeeld.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Iedere enkelvoudige inhalatie biedt een afgegeven dosis (de dosis die het mondstuk verlaat) van 184 microgram fluticasonfuroaat en 22 microgram vilanterol (als trifenataat). Dit komt overeen met een voorverdeelde dosis van 200 microgram fluticasonfuroaat en 25 microgram vilanterol (als trifenataat).
Hulpstof met bekend effect
Elke afgegeven dosis bevat ongeveer 25 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Inhalatiepoeder, voorverdeeld
Wit poeder in een lichtgrijze inhalator (Ellipta) met een gele beschermkap van het mondstuk en een dosisteller.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Astma
Relvar Ellipta is geïndiceerd voor de reguliere behandeling van astma bij volwassenen en adolescenten van 12 jaar en ouder voor wie het gebruik van een gecombineerd geneesmiddel (langwerkende bèta2-agonist en inhalatiecorticosteroïde) geschikt is:
- patiënten bij wie de astma onvoldoende onder controle is met inhalatiecorticosteroïden en geïnhaleerde kortwerkende bèta2-agonisten 'naar behoefte'
- patiënten bij wie de astma reeds voldoende onder controle is met zowel een inhalatiecorticosteroïde als een geïnhaleerde langwerkende bèta2-agonist
4.2 Dosering en wijze van toediening
Dosering
Astma
Patiënten met astma moeten de sterkte van Relvar Ellipta voorgeschreven krijgen waarin de dosis fluticasonfuroaat (FF) passend is bij de ernst van hun aandoening. Artsen moeten zich ervan bewust zijn dat bij patiënten met astma, fluticasonfuroaat (FF) 100 microgram eenmaal daags ongeveer vergelijkbaar is met fluticasonpropionaat (FP) 250 microgram tweemaal daags, terwijl FF 200 microgram eenmaal daags ongeveer vergelijkbaar is met FP 500 microgram tweemaal daags.
Volwassenen en adolescenten van 12 jaar en ouder
Een startdosering van één inhalatie Relvar Ellipta 92/22 microgram eenmaal daags dient te worden overwogen voor volwassenen en adolescenten van 12 jaar en ouder die een lage tot gemiddelde dosis geïnhaleerde corticosteroïden nodig hebben in combinatie met een langwerkende bèta2-agonist. Als bij patiënten niet voldoende controle wordt bereikt met Relvar Ellipta 92/22 microgram, kan de dosis worden verhoogd tot 184/22 microgram, wat een extra verbetering van de astmacontrole kan bieden.
Patiënten dienen regelmatig opnieuw te worden beoordeeld door een beroepsbeoefenaar in de gezondheidszorg, zodat de sterkte van fluticasonfuroaat/vilanterol die zij krijgen optimaal blijft; deze mag alleen worden gewijzigd op medisch advies. De dosis moet worden getitreerd naar de laagste dosis waarbij een effectieve controle van de symptomen wordt behouden.
Relvar Ellipta 184/22 microgram dient te worden overwogen voor volwassenen en adolescenten van 12 jaar en ouder die een hogere dosis geïnhaleerde corticosteroïden nodig hebben in combinatie met een langwerkende bèta2-agonist.
Patiënten ervaren doorgaans een verbetering van de longfunctie binnen 15 minuten na het inhaleren van Relvar Ellipta.
De patiënt dient echter verteld te worden dat een regelmatig dagelijks gebruik noodzakelijk is om de astmasymptomen onder controle te houden en dat het gebruik moet worden voortgezet zelfs wanneer hij/zij geen symptomen heeft.
Als symptomen optreden in de periode tussen doseringen dient een geïnhaleerde, kortwerkende bèta2-agonist te worden genomen voor directe verlichting.
De maximale aanbevolen dosering is Relvar Ellipta 184/22 microgram eenmaal daags.
Kinderen jonger dan 12 jaar
De veiligheid en werkzaamheid van Relvar Ellipta bij kinderen jonger dan 12 jaar zijn niet vastgesteld voor de indicatie astma.
Relvar Ellipta mag niet bij kinderen jonger dan 12 jaar worden gebruikt. Momenteel beschikbare gegevens worden beschreven in rubrieken 5.1 en 5.2.
Speciale populaties
Ouderen
Er is geen dosisaanpassing nodig bij patiënten van 65 jaar of ouder (zie rubriek 5.2).
Nierfunctiestoornis
Er is geen dosisaanpassing nodig voor deze populatie (zie rubriek 5.2).
Leverfunctiestoornis
Onderzoeken bij proefpersonen met een lichte, matige of ernstige leverfunctiestoornis toonden een verhoging van de systemische blootstelling aan fluticasonfuroaat (zowel Cmax als AUC) (zie rubriek 5.2). Voorzichtigheid is geboden bij toediening aan patiënten met een leverfunctiestoornis die een groter risico lopen op systemische bijwerkingen die verband houden met corticosteroïden.
Voor patiënten met een matige of ernstige leverfunctiestoornis is de maximale dosis 92/22 microgram (zie rubriek 4.4).
Wijze van toediening
Relvar Ellipta is uitsluitend bestemd voor orale inhalatie.
Het moet iedere dag op hetzelfde tijdstip worden toegediend.
De uiteindelijke beslissing over toediening 's avonds of 's ochtends moet worden overgelaten aan de arts.
Na de inhalatie moeten de patiënten hun mond spoelen met water zonder dit door te slikken.
Indien een dosis wordt gemist, moet de volgende dosis de volgende dag op de gebruikelijke tijd worden genomen.
Als de inhalator in de koelkast wordt bewaard, dan moet de inhalator gedurende ten minste één uur voor toediening op kamertemperatuur kunnen komen.
Wanneer de inhalator voor het eerst wordt gebruikt, hoeft niet gecontroleerd te worden of die goed werkt. De inhalator hoeft ook niet op een speciale wijze geprepareerd te worden voor gebruik. De stapsgewijze instructies moeten gevolgd worden.
De Ellipta-inhalator is verpakt in een bakje samen met een zakje met droogmiddel om vochtigheid tegen te gaan. Het zakje droogmiddel moet weggegooid worden en mag niet worden geopend, opgegeten of geïnhaleerd.
De patiënt moet worden geïnstrueerd het bakje niet te openen totdat hij klaar is om een dosis te inhaleren.
Als de inhalator uit het bakje wordt gehaald, staat die in de ‘gesloten’ positie. De ‘Weggooien op’ datum moet op het etiket van de inhalator genoteerd worden in de daarvoor bestemde ruimte. De ‘Weggooien op’ datum is 6 weken na de datum waarop het bakje geopend werd. Vanaf deze datum mag de inhalator niet meer gebruikt worden. Het bakje mag na openen worden weggegooid.
De hieronder weergegeven stapsgewijze instructies voor de Ellipta-inhalator met 30 doses (voorraad voor 30 dagen) gelden ook voor de Ellipta-inhalator met 14 doses (voorraad voor 14 dagen).
Instructies voor gebruik
- 1. Lees dit voordat u begint
Als de beschermkap van de inhalator wordt geopend en gesloten zonder het geneesmiddel te inhaleren, zal de dosis verloren gaan. De verloren dosis wordt veilig vastgehouden in de inhalator, maar is niet meer beschikbaar om te inhaleren.
Het is niet mogelijk om tijdens één inhalatie per ongeluk extra geneesmiddel of een dubbele dosis te nemen.
- 2. Een dosis klaarmaken
Open de beschermkap wanneer u gereed bent om een dosis te inhaleren. De inhalator mag niet worden 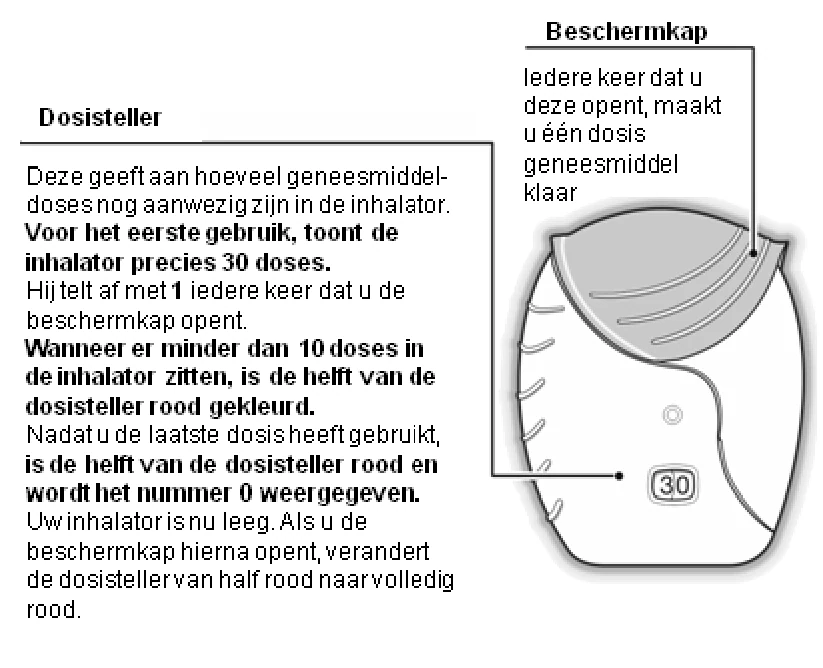 geschud.
Schuif de beschermkap naar beneden totdat een 'klik' te horen is. Het geneesmiddel kan nu worden geïnhaleerd.
De dosisteller telt met 1 af om dit te bevestigen. Als de dosisteller niet aftelt wanneer de 'klik' te horen is, zal de inhalator geen dosis afgeven en moet de inhalator teruggebracht worden naar een apotheker voor advies.
- 3. Hoe wordt het geneesmiddel geïnhaleerd?
De inhalator moet bij de mond vandaan gehouden worden terwijl zo diep mogelijk uitgeademd wordt, maar zonder uit te ademen in de inhalator.
Het mondstuk moet tussen de lippen geplaatst worden en daarna moeten de lippen er stevig omheen gesloten worden. De luchtopening mag niet met de vingers worden geblokkeerd tijdens gebruik.
- Adem eenmaal lang, gelijkmatig en diep in. De adem moet vervolgens zo lang mogelijk ingehouden worden (ten minste 3-4 seconden).
- Haal de inhalator uit de mond.
- Adem langzaam en rustig uit.
Het kan zijn dat het geneesmiddel niet geproeft of gevoeld wordt, zelfs niet als de inhalator op de juiste manier gebruikt wordt.
Het mondstuk van de inhalator kan met een droog doekje worden schoongemaakt voordat de beschermkap wordt gesloten.
- 4. Sluit de inhalator en spoel uw mond
Schuif de beschermkap zo ver mogelijk omhoog om het mondstuk te bedekken.
Spoel uw mond met water nadat u de inhalator heeft gebruikt en slik het niet in.
Hierdoor wordt het minder waarschijnlijk dat u een pijnlijke mond of keel als bijwerking krijgt.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Verslechtering van de ziekte
Fluticasonfuroaat/vilanterol mag niet worden gebruikt voor de behandeling van acute astmasymptomen, waarvoor een kortwerkende bronchusverwijder nodig is. Toenemend gebruik van kortwerkende bronchusverwijders voor het verlichten van symptomen wijst op een verslechtering van de controle en patiënten dienen dan beoordeeld te worden door een arts.
Patiënten moeten niet stoppen met de behandeling met fluticasonfuroaat/vilanterol voor astma zonder toezicht door een arts, omdat symptomen kunnen terugkomen na staken van de behandeling.
Astmagerelateerde bijwerkingen en exacerbaties kunnen optreden tijdens de behandeling met fluticasonfuroaat/vilanterol. Aan patiënten moet worden gevraagd door te gaan met de behandeling, maar wel een arts te raadplegen als de astmasymptomen niet onder controle gebracht worden of verergeren na het begin van de behandeling met Relvar Ellipta.
Paradoxaal bronchospasme
Een paradoxaal bronchospasme kan optreden met een directe toename van piepende ademhaling na inhalatie. Dit moet direct worden behandeld met een kortwerkende geïnhaleerde bronchusverwijder. Gebruik van Relvar Ellipta moet direct worden gestaakt, de patiënt moet worden beoordeeld en indien nodig moet een andere behandeling worden ingesteld.
Cardiovasculaire effecten
Cardiovasculaire effecten zoals hartritmestoornissen, bijv. supraventriculaire tachycardie en extrasystolen kunnen worden waargenomen bij sympathicomimetische geneesmiddelen, waaronder Relvar Ellipta. In een placebogecontroleerd onderzoek bij personen met een matige COPD en een voorgeschiedenis van, of een toegenomen risico op cardiovasculaire aandoeningen, was er geen toename in het risico van cardiovasculaire gebeurtenissen bij patiënten die fluticasonfuroaat/vilanterol kregen in vergelijking met placebo. Er is echter voorzichtigheid geboden bij het gebruik van fluticasonfuroaat/vilanterol door patiënten met een ernstige hart- en vaataandoening, of met afwijkingen in het hartritme, thyrotoxicose, niet gecorrigeerde hypokaliëmie of door patiënten met een predispositie voor lage serum-kaliumwaarden.
Patiënten met leverfunctiestoornissen
Bij patiënten met een matige tot ernstige leverfunctiestoornis moet de dosis van 92/22 microgram worden gebruikt en zij moeten gecontroleerd worden op systemische corticosteroïdegerelateerde bijwerkingen (zie rubriek 5.2).
Systemische effecten van corticosteroïden
Systemische effecten kunnen optreden bij alle geïnhaleerde corticosteroïden, met name bij hoge doses die voor lange perioden worden voorgeschreven. De kans op het optreden van deze effecten is veel kleiner dan bij orale corticosteroïden. Mogelijke systemische effecten zijn onder andere het syndroom van Cushing, Cushingoïde gelaatstrekken, bijniersuppressie, afname van minerale botdichtheid, groeivertraging bij kinderen en adolescenten, cataract en glaucoom en, zeldzamer, een aantal psychische of gedragseffecten, waaronder psychomotorische hyperactiviteit, slaapstoornissen, angst, depressie of agressie (met name bij kinderen).
Fluticasonfuroaat/vilanterol moet met voorzichtigheid worden toegediend bij patiënten met longtuberculose of bij patiënten met chronische of onbehandelde infecties.
Visusstoornis
Visusstoornis kan worden gemeld bij systemisch en topisch gebruik van corticosteroïden. Indien een patiënt symptomen ontwikkelt zoals wazig zien of andere visusstoornissen, dient te worden overwogen de patiënt door te verwijzen naar een oogarts ter beoordeling van mogelijke oorzaken waaronder cataract, glaucoom of zeldzame ziekten zoals centrale sereuze chorioretinopathie (CSCR) die zijn gemeld na gebruik van systemische en topische corticosteroïden.
Hyperglykemie
Er zijn gevallen gemeld van verhoogde bloedglucosewaarden bij diabetespatiënten en hiermee moet rekening worden gehouden wanneer het middel wordt voorgeschreven aan patiënten met een voorgeschiedenis van diabetes mellitus.
Pneumonie bij patiënten met COPD
Een toename van de incidentie van pneumonie, waaronder pneumonie waarvoor een ziekenhuisopname nodig was, is waargenomen bij patiënten met COPD die geïnhaleerde corticosteroïden kregen. Er zijn enkele aanwijzingen voor een toegenomen risico op pneumonie met toenemende steroïddosis, maar dit is niet overtuigend aangetoond in alle onderzoeken.
Er is geen overtuigend klinisch bewijs voor intra-klasseverschillen tussen geïnhaleerde corticosteroïdproducten wat betreft de omvang van het risico op pneumonie.
Artsen moeten alert blijven op de mogelijke ontwikkeling van pneumonie bij patiënten met COPD, omdat de klinische kenmerken van dergelijke infecties een overlap vertonen met de symptomen van COPD-exacerbaties.
Risicofactoren voor pneumonie bij patiënten met COPD zijn onder andere huidig rookgedrag, hogere leeftijd, lage body mass index (BMI) en ernstig COPD.
Pneumonie bij patiënten met astma
Bij een hogere dosis kwam pneumonie vaak voor bij patiënten met astma. De incidentie van pneumonie was bij patiënten met astma die fluticasonfuroaat/vilanterol 184/22 microgram gebruikten in aantallen hoger dan bij patiënten die fluticasonfuroaat/vilanterol 92/22 microgram of placebo kregen (zie rubriek 4.8). Er werden geen risicofactoren vastgesteld.
Hulpstoffen
Dit geneesmiddel bevat lactose. Patiënten met de zeldzame erfelijke aandoeningen galactose-intolerantie, totale lactasedeficiëntie of glucose-galactosemalabsorptie mogen dit geneesmiddel niet gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Klinisch significante geneesmiddelinteracties die gemedieerd worden door fluticasonfuroaat/vilanterol in klinische doses worden onwaarschijnlijk geacht vanwege de lage plasmaconcentraties die worden bereikt na toediening via inhalatie.
Interactie met bètablokkers
Bèta2-adrenerge receptorantagonisten kunnen het effect van bèta2-adrenerge agonisten verzwakken of tegenwerken. Het gelijktijdig gebruik van zowel niet-selectieve als selectieve bèta2-adrenerge receptorantagonisten dient te worden vermeden, tenzij er dwingende redenen zijn voor het gebruik ervan.
Interactie met CYP3A4-remmers
Fluticasonfuroaat en vilanterol worden beide snel geklaard door uitgebreid 'first-passmetabolisme' gemedieerd door het leverenzym CYP3A4.
Voorzichtigheid wordt aangeraden wanneer het gelijktijdig wordt toegediend met krachtige CYP3A4-remmers (bijv. ketoconazol, ritonavir, cobicistat-bevattende middelen), omdat de mogelijkheid van toegenomen systemische blootstelling aan zowel fluticasonfuroaat als vilanterol bestaat. Gelijktijdige toediening moet worden vermeden tenzij het voordeel opweegt tegen het toegenomen risico op systemische corticosteroïdbijwerkingen; in dit geval moeten patiënten worden gecontroleerd op systemische corticosteroïdbijwerkingen. Een CYP3A4-geneesmiddelinteractieonderzoek met herhaalde doses werd uitgevoerd bij gezonde proefpersonen met de combinatie fluticasonfuroaat/vilanterol (184/22 microgram) en de krachtige CYP3A4-remmer ketoconazol (400 mg). Gelijktijdige toediening verhoogde de gemiddelde AUC(0-24) en Cmax van fluticasonfuroaat met respectievelijk 36% en 33%. De toegenomen blootstelling aan fluticasonfuroaat ging gepaard met een afname van 27% van de gewogen gemiddelde serumcortisolwaarden(0-24 uur). Gelijktijdige toediening verhoogde de gemiddelde AUC(0-t) en Cmax van vilanterol met respectievelijk 65% en 22%. De toegenomen blootstelling aan vilanterol ging niet gepaard met een toename van bèta2-agonistgerelateerde systemische effecten op de hartslag, bloedkalium of het QTcF-interval.
Interactie met P-glycoproteïneremmers
Fluticasonfuroaat en vilanterol zijn beide substraten van P-glycoproteïne (P-gp). Een klinisch farmacologisch onderzoek bij gezonde proefpersonen met gelijktijdige toediening van vilanterol en de krachtige P-gp- en matige CYP3A4-remmer verapamil toonde geen significant effect op de farmacokinetiek van vilanterol. Klinische farmacologische onderzoeken met een specifieke P-gp-remmer en fluticasonfuroaat zijn niet uitgevoerd.
Sympathicomimetische geneesmiddelen
De gelijktijdige toediening van andere sympathicomimetische geneesmiddelen (alleen of als onderdeel van een combinatiebehandeling) kan de bijwerkingen van fluticasonfuroaat/vilanterol versterken. Relvar Ellipta moet niet worden gebruikt in combinatie met andere langwerkende bèta2-adrenerge agonisten of geneesmiddelen die langwerkende bèta2-adrenerge agonisten bevatten.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Uit dieronderzoek is reproductietoxiciteit gebleken bij blootstellingsniveaus die niet klinisch relevant zijn (zie rubriek 5.3). Er zijn geen of beperkte gegevens over het gebruik van fluticasonfuroaat en vilanteroltrifenataat bij zwangere vrouwen.
De toediening van fluticasonfuroaat/vilanterol aan zwangere vrouwen moet alleen worden overwogen wanneer het verwachte voordeel voor de moeder groter is dan elk mogelijk risico voor de foetus.
Borstvoeding
Er is onvoldoende informatie over de uitscheiding van fluticasonfuroaat of vilanteroltrifenataat en/of hun metabolieten in de moedermelk. Andere corticosteroïden en bèta2-agonisten zijn echter wel aangetroffen in moedermelk (zie rubriek 5.3). Een risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met fluticasonfuroaat/vilanterol moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen vruchtbaarheidsgegevens bij mensen. Uit dieronderzoek is geen effect van fluticasonfuroaat/vilanteroltrifenataat op de vruchtbaarheid gebleken (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Fluticasonfuroaat of vilanterol heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Er werden gegevens uit grootschalige klinische onderzoeken naar astma en COPD gebruikt om de frequentie te bepalen van bijwerkingen die in verband zijn gebracht met fluticasonfuroaat/vilanterol. In het klinische ontwikkelingsprogramma voor astma werden in totaal 7.034 patiënten opgenomen in een geïntegreerde beoordeling van bijwerkingen. In het klinische ontwikkelingsprogramma voor COPD werden in totaal 6.237 proefpersonen opgenomen in een geïntegreerde beoordeling van bijwerkingen.
De meest gemelde bijwerkingen bij gebruik van fluticasonfuroaat en vilanterol waren hoofdpijn en nasofaryngitis. Met uitzondering van pneumonie en botbreuken was het veiligheidsprofiel vergelijkbaar bij patiënten met astma en patiënten met COPD. Tijdens klinische onderzoeken werden pneumonie en botbreuken vaker gezien bij patiënten met COPD.
Samenvattende tabel van bijwerkingen
Bijwerkingen worden per systeem/orgaanklasse en mate van voorkomen (frequentie) opgesomd. De volgende conventie is gebruikt voor de classificatie van frequentiecategorieën: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000) en zeer zelden (<1/10.000). Binnen elke frequentiegroep worden de bijwerkingen naar afnemende ernst gerangschikt.
| Systeem/orgaanklasse | Bijwerking(en) | Frequentie |
| Infecties en parasitaire aandoeningen | Pneumonie* Bovenste luchtweginfectie Bronchitis Griep Candidiasis van de mond en de keel | Vaak |
| Immuunsysteemaandoeningen | Overgevoeligheidreacties waaronder anafylaxie, angio-oedeem, rash en urticaria | Zelden |
Voedings- en stofwisselingsstoornissen | Hyperglykemie | Soms |
| Psychische stoornissen | Angst | Zelden |
| Zenuwstelselaandoeningen | Hoofdpijn Tremor | Zeer vaak Zelden |
| Oogaandoeningen | Wazig zien (zie rubriek 4.4) | Soms |
| Hartaandoeningen | Extrasystolen Hartkloppingen Tachycardie | Soms Zelden Zelden |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Nasofaryngitis Orofaryngeale pijn Sinusitis Faryngitis Rhinitis Hoesten Dysfonie Paradoxaal bronchospasme | Zeer vaak Vaak Zelden |
| Maagdarmstelselaandoeningen | Abdominale pijn | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie Rugpijn Botbreuken** Spierspasmen | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Vaak |
*,** Zie onder “Beschrijving van geselecteerde bijwerkingen”
Beschrijving van geselecteerde bijwerkingen
*Pneumonie (zie rubriek 4.4)
In een geïntegreerde analyse van de twee één jaar durende replicatieonderzoeken bij matige tot ernstige COPD (gemiddelde voorspelde post-bronchodilatatoire screening FEV1 van 45%, standaarddeviate (SD) 13%) met een exacerbatie in het voorgaande jaar (n = 3.255), was het aantal pneumoniemeldingen per 1.000 patiëntenjaren 97,9 in de groep met FF/VI 184/22 microgram, 85,7 in de groep met FF/VI 92/22 microgram en 42,3 in de groep met VI 22 microgram. Voor ernstige pneumonie bedroeg het overeenkomende aantal gebeurtenissen per 1.000 patiëntenjaren respectievelijk 33,6, 35,5 en 7,6. Voor matig-ernstige pneumonie bedroeg het overeenkomende aantal gebeurtenissen per 1.000 patiëntenjaren respectievelijk 35,1 voor FF/VI 184/22 microgram, 42,9 voor FF/VI 92/22 microgram en 12,1 voor VI 22 microgram. Tot slot bedroeg het aantal fatale pneumonieën, gecorrigeerd voor blootstelling, respectievelijk 8,8 voor FF/VI 184/22 microgram versus 1,5 voor FF/VI 92/22 microgram en 0 voor VI 22 microgram.
In een placebogecontroleerd onderzoek (SUMMIT) bij personen met matige COPD (gemiddelde percentage post-bronchodilatatoire screening FEV1 van 60%, SD 6%) met een voorgeschiedenis van, of een toegenomen risico op cardiovasculaire aandoeningen, was de incidentie van pneumonie met FF/VI, FF, VI en placebo respectievelijk: bijwerkingen (6%, 5%, 4%, 5%); ernstige bijwerkingen (3%, 4%, 3%, 3%); beoordeeld op overlijdens door pneumonie ten gevolge van de behandeling (0,3%; 0,2%; 0,1%; 0,2%); de percentages gecorrigeerd naar blootstelling (per 1.000 behandeljaren) bedroegen respectievelijk: bijwerkingen (39,5; 42,4; 27,7; 38,4); ernstige bijwerkingen (22,4; 25,1; 16,4; 22,2); beoordeeld op overlijdens door pneumonie ten gevolge van de behandeling (1,8; 1,5; 0,9; 1,4).
In een geïntegreerde analyse van 11 onderzoeken naar astma (7.034 patiënten) was de incidentie van pneumonie per 1.000 patiëntenjaren 18,4 voor FF/VI 184/22 microgram versus 9,6 voor FF/VI 92/22 microgram en 8,0 in de placebogroep.
**Botbreuken
In twee replicatieonderzoeken van 12 maanden met in totaal 3.255 patiënten met COPD was de algehele incidentie van botbreuken laag in alle behandelgroepen, met een hogere incidentie in alle groepen met Relvar Ellipta (2%) in vergelijking met de groep met vilanterol 22 microgram (<1%). Hoewel er meer botbreuken waren in de groepen met Relvar Ellipta dan in de groep met vilanterol 22 microgram, traden botbreuken waarmee het gebruik van corticosteroïden normaal gesproken gepaard gaat (bijv. ruggenmergcompressie-/thoracolumbale tussenwervelbreuken, heup- en heupkombreuken) op in <1% van de behandelarmen op Relvar Ellipta en vilanterol.
Voor het SUMMIT onderzoek was de incidentie van alle gevallen van breuken met FF/VI, FF, VI en placebo 2% in elke behandelarm; voor breuken die vaak worden geassocieerd met ICS-gebruik was dit minder dan 1% in elke behandelarm. De voor blootstelling gecorrigeerde getallen (per 1.000 behandeljaren) voor alle gevallen van breuken bedroegen respectievelijk 13,6; 12,8; 13,2 en 11,5; voor breuken die vaak worden geassocieerd met ICS-gebruik was dit respectievelijk 3,4; 3,9; 2,4; 2,1.
In een geïntegreerde analyse van 11 onderzoeken naar astma (7.034 patiënten), was de incidentie van botbreuken <1% en hielden de botbreuken meestal verband met trauma.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Klachten en symptomen
Een overdosis fluticasonfuroaat/vilanterol kan klachten en symptomen veroorzaken die zijn toe te schrijven aan de werking van de afzonderlijke bestanddelen, waaronder klachten en symptomen die gezien worden bij overdosering van andere bèta2-agonisten en die consistent zijn met bekende effecten van de klasse van geïnhaleerde corticosteroïden (zie rubriek 4.4).
Behandeling
Er bestaat geen specifieke behandeling voor een overdosering van fluticasonfuroaat/vilanterol. Als overdosering plaatsvindt, moet de patiënt ondersteunend behandeld worden, met de juiste controle, indien nodig.
Een cardioselectieve bètablokkade moet alleen overwogen worden voor ernstige overdosiseffecten van vilanterol die klinisch zorgwekkend zijn en niet reageren op ondersteunende maatregelen. Cardioselectieve bètablokkerende geneesmiddelen dienen met voorzichtigheid te worden gebruikt bij patiënten met een geschiedenis van bronchospasme.
De verdere behandeling dient plaats te vinden zoals klinisch aangewezen of zoals aangeraden door het Nationaal Vergiftigingen Informatie Centrum, indien van toepassing.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: geneesmiddelen voor obstructieve luchtwegaandoeningen, adrenergica in combinatie met corticosteroïden of andere geneesmiddelen, met uitzondering van anticholinergica, ATC-code: R03AK10.
Werkingsmechanisme
Fluticasonfuroaat en vilanterol vertegenwoordigen twee klassen geneesmiddelen (een synthetische corticosteroïde en een selectieve, langwerkende bèta2-receptoragonist).
Farmacodynamische effecten
Fluticasonfuroaat
Fluticasonfuroaat is een synthetische getrifluorideerde corticosteroïde met een krachtige ontstekingsremmende werking. Het precieze mechanisme waardoor fluticasonfuroaat een effect heeft op astma- en COPD-symptomen is niet bekend. Er is aangetoond dat corticosteroïden op vele manieren inwerken op meerdere celtypen (bijv. eosinofielen, macrofagen, lymfocyten) en mediatoren (bijv. cytokinen en chemokinen die een rol spelen bij ontstekingen).
Vilanteroltrifenataat
Vilanteroltrifenataat is een selectieve, langwerkende bèta2-adrenerge agonist (LABA). De farmacologische effecten van bèta2-adrenoreceptoragonisten, waaronder vilanteroltrifenataat, zijn in ieder geval gedeeltelijk toe te schrijven aan stimulatie van intracellulaire adenylaatcyclase, het enzym dat de conversie van adenosinetrifosfaat (ATP) in cyclisch adenosine-3'5'-monofosfaat (cyclisch AMP) katalyseert. Verhoogde concentraties van cyclisch AMP leiden tot de ontspanning van bronchiaal glad spierweefsel en remming van de afgifte van mediatoren van directe hypergevoeligheid uit cellen, met name uit mestcellen.
Moleculaire interacties treden op tussen corticosteroïden en LABA's, waardoor steroïden het bèta2-receptorgen activeren, waardoor het aantal en de gevoeligheid van de receptoren toeneemt en LABA's de glucocorticoïdreceptor klaarmaken voor steroïde-afhankelijke activering en celkerntranslocatie versterken. Deze synergistische interacties worden weerspiegeld in een verhoogde ontstekingsremmende activiteit, die in vitro en in vivo is aangetoond bij een scala aan ontstekingscellen die relevant zijn voor de pathofysiologie van zowel astma als COPD. In perifere mononucleaire bloedcellen van personen met COPD werd een groter anti-inflammatoir effect waargenomen bij de combinatie van fluticasonfuroaat/vilanterol dan bij alleen fluticasonfuroaat in concentraties die worden bereikt met klinische doseringen. Het toegenomen anti-inflammatoire effect van de LABA-component was gelijk aan dat, wat wordt bereikt met andere ICS/LABA-combinaties.
Klinische werkzaamheid en veiligheid
Astma
Drie gerandomiseerde, dubbelblinde fase III-onderzoeken (HZA106827, HZA106829 en HZA106837) met een verschillende duur beoordeelden de veiligheid en werkzaamheid van fluticasonfuroaat/vilanterol bij volwassen en adolescente patiënten met aanhoudende astma. Alle proefpersonen gebruikten een ICS (geïnhaleerde corticosteroïde) met of zonder LABA gedurende ten minste 12 weken voorafgaand aan bezoek
- 1. In HZA106837 hadden alle patiënten in het jaar voorafgaand aan bezoek 1 ten minste één exacerbatie gehad waarvoor behandeling nodig was met orale corticosteroïden. De studieduur van HZA106827 was 12 weken en beoordeelde de werkzaamheid van fluticasonfuroaat/vilanterol 92/22 microgram [n=201] en FF 92 microgram [n=205] in vergelijking met placebo [n=203], die alle eenmaal daags werden toegediend. De studieduur van HZA106829 was 24 weken en beoordeelde de werkzaamheid van
fluticasonfuroaat/vilanterol 184/22 microgram [n=197] en FF 184 microgram [n=194], beide eenmaal daags toegediend, in vergelijking met FP 500 microgram tweemaal daags [n=195].
In HZA106827/HZA106829 waren de coprimaire werkzaamheidseindpunten verandering t.o.v. baseline in de dal-FEV1 (voorafgaand aan bronchusverwijder en toediening) tijdens een bezoek aan de kliniek aan het eind van de behandelperiode bij alle proefpersonen, en de gewogen gemiddelde seriële FEV1 gedurende 0-24 uur na toediening in een subset proefpersonen aan het einde van de behandelperiode. Verandering t.o.v. baseline in het percentage perioden van 24 uur waarin geen noodmedicatie nodig was tijdens de behandeling, was een secundair eindpunt met onderscheidend vermogen. Resultaten voor de primaire en de belangrijkste secundaire eindpunten in deze onderzoeken worden beschreven in tabel 1.
Tabel 1 - Resultaten van de primaire en de belangrijkste secundaire eindpunten in HZA106827 en HZA106829
| Onderzoeksnr. | HZA106829 | HZA106827 | ||
| Behandeldosis FF/VI* (in microgram) | FF/VI 184/22 eenmaal daags vs. FF 184 eenmaal daags | FF/VI 184/22 eenmaal daags vs. FP 500 tweemaal daags | FF/VI 92/22 eenmaal daags vs. FF 92 eenmaal daags | FF/VI 92/22 eenmaal daags vs. placebo eenmaal daags |
| Verandering t.o.v. baseline in dal-FEV1, laatst gemeten waarde als eindpunt (Last Observation Carried Forward, LOCF) | ||||
Behandelverschil P-waarde (95% BI) | 193 ml p<0,001 (108; 277) | 210 ml p<0,001 (127; 294) | 36 ml p=0,405 (-48; 120) | 172 ml p<0,001 (87; 258) |
| Gewogen gemiddelde seriële FEV1 gedurende 0-24 uur na dosering | ||||
Behandelverschil P-waarde (95% BI) | 136 ml p=0,048 (1; 270) | 206 ml p=0,003 (73; 339) | 116 ml p=0,06 (-5; 236) | 302 ml p<0,001 (178; 426) |
| Verandering t.o.v. baseline in het percentage perioden van 24 uur zonder noodmedicatie | ||||
Behandelverschil P-waarde (95% BI) | 11,7% p<0,001 (4,9; 18,4) | 6,3% p=0,067 (-0,4; 13,1) | 10,6% p<0,001 (4,3; 16,8) | 19,3% p<0,001 (13,0; 25,6) |
| Verandering t.o.v. baseline in het percentage perioden van 24 uur zonder symptomen | ||||
Behandelverschil P-waarde (95% BI) | 8,4% p=0,010 (2,0; 14,8) | 4,9% p=0,137 (-1,6; 11,3) | 12,1% p<0,001 (6,2; 18,1) | 18,0% p<0,001 (12,0; 23,9) |
| Verandering t.o.v. baseline in de expiratoire piekstroom 's ochtends | ||||
Behandelverschil P-waarde (95% BI) | 33,5 l/min p<0,001 (22,3; 41,7) | 32,9 l/min p<0,001 (24,8; 41,1) | 14,6 l/min p<0,001 (7,9; 21,3) | 33,3 l/min p<0,001 (26,5; 40,0) |
| Verandering t.o.v. baseline in de expiratoire piekstroom 's middags en 's avonds | ||||
Behandelverschil P-waarde (95% BI) | 30,7 l/min p<0,001 (22,5; 38,9) | 26,2 l/min p<0,001 18,0; 34,3) | 12,3 l/min p<0,001 (5,8; 18,8) | 28,2 l/min p<0,001 (21,7; 34,8) |
*FF/VI = fluticasonfuroaat/vilanterol
De behandelduur in HZA106837 was variabel (van minimaal 24 weken tot maximaal 76 weken, waarbij de meerderheid van de patiënten ten minste 52 weken werd behandeld). In HZA106837 werden de patiënten gerandomiseerd naar gebruik van fluticasonfuroaat/vilanterol 92/22 microgram [n=1.009] of FF 92 microgram [n=1.010], beide eenmaal daags toegediend. In HZA106837 was het primaire eindpunt tijd tot eerste ernstige astma-exacerbatie. Een ernstige astma-exacerbatie werd gedefinieerd als verslechtering van de astma waarvoor het gebruik van systemische corticosteroïden gedurende ten minste 3 dagen nodig was, of een ziekenhuisopname of bezoek aan de eerste hulp vanwege astma waarvoor systemische corticosteroïden nodig waren. De gecorrigeerde gemiddelde verandering t.o.v. baseline in dal-FEV1 werd ook beoordeeld als een secundair eindpunt.
In HZA106837 was het risico van een ernstige astma-exacerbatie bij patiënten die fluticasonfuroaat/vilanterol 92/22 microgram kregen verminderd met 20% in vergelijking met gebruik van alleen FF 92 microgram (hazardratio 0,795, p=0,036; 95% BI 0,642; 0,985). Het aantal ernstige astma-exacerbaties per patiënt per jaar was 0,19 in de groep met FF 92 microgram (ongeveer 1 elke 5 jaar) en 0,14 in de groep met fluticasonfuroaat/vilanterol 92/22 microgram (ongeveer 1 elke 7 jaar). De ratio van de exacerbatiefrequentie voor fluticasonfuroaat/vilanterol 92/22 microgram versus FF 92 microgram was 0,755 (95% BI 0,603; 0,945). Dit duidt op een verlaging met 25% van het aantal ernstige astma-exacerbaties bij proefpersonen die behandeld werden met fluticasonfuroaat/vilanterol 92/22 microgram in vergelijking met de proefpersonen die behandeld werden met FF 92 microgram (p=0,014). Het bronchusverwijdende effect van fluticasonfuroaat/vilanterol gedurende 24 uur bleef bestaan tijdens een behandelperiode van 1 jaar, zonder bewijs van werkzaamheidsverlies (geen tachyfylaxie). Fluticasonfuroaat/vilanterol 92/22 microgram toonde consistent verbeteringen van 83 ml tot 95 ml in dal-FEV1 in week 12, 36 en 52 en op het eindpunt van de studie in vergelijking met FF 92 microgram (p<0,001 95% BI 52; 126 ml op eindpunt). Bij 44% van de patiënten in de groep met fluticasonfuroaat/vilanterol 92/22 microgram was een goede controle bereikt (ACQ7 ≤0,75) aan het eind van de behandeling, tegenover 36% van de proefpersonen in de groep met FF 92 microgram (p<0,001; 95% BI 1,23; 1,82).
Onderzoeken versus salmeterol/fluticasonpropionaat-combinaties
In een onderzoek van 24 weken (HZA113091) bij volwassen en adolescente patiënten met ongecontroleerde aanhoudende astma toonde zowel fluticasonfuroaat/vilanterol 92/22 microgram eenmaal daags 's avonds als salmeterol/FP 50/250 microgram tweemaal daags verbeteringen in de longfunctie t.o.v. baseline. De gecorrigeerde gemiddelde verhogingen bij behandeling t.o.v. baseline in gewogen gemiddelde FEV1 gedurende 0-24 uur met 341 ml (fluticasonfuroaat/vilanterol) en 377 ml (salmeterol/FP) toonden voor beide behandelingen een algehele verbetering van de longfunctie na 24 uur. Het gecorrigeerde gemiddelde behandelverschil van -37 ml tussen de groepen was niet statistisch significant (p=0,162). Voor dal-FEV1 bereikten proefpersonen in de fluticasonfuroaat/vilanterolgroep een LS gemiddelde verandering t.o.v. de baseline van 281 ml en de proefpersonen in de salmeterol/FP-groep bereikten een verandering van 300 ml (het gecorrigeerde gemiddelde verschil van -19 ml (95% BI: -0,073; 0,034) was statistisch niet significant (p=0,485)).
Een gerandomiseerd, dubbelblind onderzoek van 24 weken met een parallelle groep (201378) is uitgevoerd om non-inferioriteit aan te tonen (waarbij een marge van -100 ml voor dal-FEV1 werd gehanteerd) van fluticasonfuroaat/vilanterol 92/22 microgram eenmaal daags ten opzichte van salmeterol/FP 50/250 microgram tweemaal daags bij volwassen en adolescente patiënten met goed gecontroleerde astma na 4 weken behandeling met open-label salmeterol/FP 50/250 microgram tweemaal daags (n=1.504). Bij personen die waren gerandomiseerd op eenmaal daags FF/VI bleef de longfunctie vergelijkbaar met die bij personen die waren gerandomiseerd op tweemaal daags salmeterol/FP [verschil in dal-FEV1 van +19 ml (95% BI: -11, 49)].
Er zijn geen vergelijkende onderzoeken versus salmeterol/FP of versus andere ICS/LABA-combinaties uitgevoerd om de effecten op astma-exacerbaties goed te vergelijken.
Monotherapie met fluticasonfuroaat
Een gerandomiseerd, dubbelblind placebogecontroleerd onderzoek van 24 weken (FFA112059) beoordeelde de veiligheid en werkzaamheid van FF 92 microgram eenmaal daags [n=114] en FP 250 microgram tweemaal daags [n=114] versus placebo [n=115] bij volwassen en adolescente patiënten met aanhoudende astma. Alle proefpersonen moesten een stabiele dosis van een ICS gebruiken gedurende ten minste 4 weken voorafgaand aan bezoek 1 (screeningsbezoek), en het gebruik van LABA's was niet toegestaan in de 4 weken voorafgaand aan bezoek 1. Het primaire werkzaamheidseindpunt was verandering t.o.v. baseline in de dal-FEV1 (voorafgaand aan bronchusverwijder en toediening) tijdens een bezoek aan de kliniek aan het eind van de behandelperiode. Verandering t.o.v. baseline in het percentage perioden van 24 uur zonder noodmedicatie tijdens de behandelperiode van 24 weken was een onderscheidend secundair eindpunt. Op het tijdpunt van 24 weken verhoogden FF en FP de dal-FEV1 met respectievelijk 146 ml (95% BI 36; 257 ml, p=0,009) en 145 ml (95% BI 33; 257 ml, p=0,011) in vergelijking met placebo. Zowel FF als FP verhoogde het percentage perioden van 24 uur zonder noodmedicatie met respectievelijk 14,8% (95% BI 6,9; 22,7; p<0,001) en 17,9% (95% BI 10,0; 25,7; p<0,001) versus placebo.
Allergeenprovocatieonderzoek
Het bronchusbeschermende effect van fluticasonfuroaat/vilanterol 92/22 microgram op de vroege en late astmatische respons op geïnhaleerde allergenen werd beoordeeld in een placebogecontroleerd vierweggekruist onderzoek met herhaalde toediening (HZA113126) bij patiënten met lichte astma. Patiënten werden gerandomiseerd naar fluticasonfuroaat/vilanterol 92/22 microgram, FF 92 microgram, vilanterol 22 microgram of placebo eenmaal daags gedurende 21 dagen gevolgd door allergeenprovocatie 1 uur na de laatste dosis. Het allergeen was huisstofmijt, huidschilfers van katten of berkenpollen; de selectie werd gebaseerd op individuele screeningtests. Seriële FEV1-metingen werden vergeleken met waarden van voor de allergeenprovocatie die waren verzameld na het inhaleren van zoutoplossing (baseline). De grootste effecten op de vroege astmatische respons werden over het geheel genomen gezien met fluticasonfuroaat/vilanterol 92/22 microgram in vergelijking met alleen FF 92 microgram of vilanterol 22 microgram. Zowel bij fluticasonfuroaat/vilanterol 92/22 microgram als bij FF 92 microgram verdween de late astmatische respons nagenoeg in vergelijking met alleen vilanterol. Fluticasonfuroaat/vilanterol 92/22 microgram bood een significant grotere bescherming tegen door allergenen geïnduceerde bronchiale hyperreactiviteit dan monotherapieën met FF en vilanterol zoals beoordeeld op dag 22 met een metacholineprovocatie.
Onderzoek naar bronchusbeschermende en HPA-as-effecten
De bronchusbeschermende en HPA-as-effecten van FF versus FP of budesonide (BUD) werden beoordeeld in een placebogecontroleerd, gekruist onderzoek (203162) met toenemende herhaalde doseringen bij 54 volwassenen met een voorgeschiedenis van astma die gekenmerkt wordt door hyperreactiviteit van de luchtwegen en een voorspelde FEV1 ≥65%. Patiënten werden gerandomiseerd naar een of twee behandelperioden, die uit vijf dosisescalatiefases van 7 dagen bestonden, met FF (25, 100, 200, 400, 800 microgram/dag), FP (50, 200, 500, 1.000, 2.000 microgram/dag), BUD (100, 400, 800, 1.600, 3.200 microgram/dag) of placebo. Na elke dosisescalatiefase werden de bronchusbescherming aan de hand van hyperreactiviteit van de luchtwegen op adenosine-5'-monofosfaat (AMP)-provocatie (provocatieve concentratie die leidt tot een afname van ≥20% in FEV1 [AMP PC20]) en het gewogen gemiddelde cortisol in plasma gedurende 24 uur beoordeeld.
In het gehele goedgekeurde therapeutische dosisbereik voor astma, waren de AMP PC20 (mg/ml) en cortisolonderdrukking (%) waarden respectievelijk: 81 tot 116 mg/ml en 7% tot 14% voor FF (100 tot 200 microgram/dag), 20 tot 76 mg/ml en 7% tot 50% voor FP (200 tot 2.000 microgram/dag) en 24 tot 54 mg/ml en 13% tot 44% voor BUD (400 tot 1.600 microgram/dag).
Pediatrische patiënten
Astma
De werkzaamheid en veiligheid van fluticasonfuroaat (FF)/vilanterol (VI) eenmaal daags toegediend vergeleken met FF eenmaal daags toegediend bij de behandeling van astma bij pediatrische patiënten in de leeftijd van 5-11 jaar werd geëvalueerd in een gerandomiseerd, dubbelblind, multicenter klinisch onderzoek van 24 weken en een follow-up periode van 1 week (HZA107116) waaraan 673 patiënten met ongecontroleerd astma deelnamen die inhalatiecorticosteroïden gebruikten.
Alle personen hadden een stabiele astmabehandeling [kortwerkende bèta-agonist of kortwerkende muscarine-antagonist inhalator plus inhalatiecorticosteroïd (ICS)] gedurende ten minste 4 weken voorafgaand aan Bezoek 1. Patiënten waren symptomatisch (d.w.z. bleven ongecontroleerd) op hun bestaande astmabehandeling.
Personen werden behandeld met fluticasonfuroaat/vilanterol 46/22 microgram (337 patiënten) of fluticasonfuroaat 46 microgram (336 patiënten). Twee patiënten, één in elke arm, konden niet worden beoordeeld op werkzaamheid.
Het primaire eindpunt was verandering t.o.v. baseline, gemiddeld over week 1 tot 12 van de behandelperiode, in de ochtendpiekflow (PEF) vóór de dosis (d.w.z. dal), dagelijks vastgelegd via een elektronisch patiëntendagboek (verschil tussen FF/VI-combinatie en FF). Verandering t.o.v. baseline in het percentage perioden van 24 uur zonder noodmedicatie tijdens de behandelperiode van 1 tot 12 weken was een onderscheidend secundair eindpunt voor de populatie van 5-11 jaar. Er waren geen verschillen in werkzaamheid tussen FF/VI 46/22 microgram en FF 46 microgram (Tabel 2). Tijdens dit onderzoek werden geen nieuwe veiligheidsproblemen vastgesteld.
Na afronding van het onderzoek HZA107116 werden punten van zorg vastgesteld over de uitvoering van het onderzoek op twee onderzoekslocaties, waarbij in totaal 4 gerandomiseerde patiënten betrokken waren (FF/VI 46/22 microgram n = 1, FF 46 microgram n = 3). Een aanvullende post-hocanalyse werd uitgevoerd, waarbij deze vier patiënten werden uitgesloten. De resultaten van deze analyse (tabel 3) zijn consistent met de resultaten van de vooraf gedefinieerde analyse.
Tabel 2: Resultaten van primaire en onderscheidende secundaire eindpunten (aanvullende post-hocanalyse).
| Weken 1 tot 12 | fluticasonfuroaat/vilanterol* n = 335 | fluticasonfuroaat* n = 332 |
| Primair eindpunt | ||
| Verandering t.o.v. baseline in AM PEF (l/min) | ||
| LS gemiddelde verandering (SE) | 12,1 (1,86) | 8,6 (1,87) |
| Behandelverschil (FF/VI vs. FF) (95% BI), p-waarde | 3,5 (-1,7; 8,7), p = 0,188 | |
| Onderscheidend secundair eindpunt | ||
| Verandering t.o.v. baseline in het percentage perioden van 24 uur zonder noodmedicatie | ||
| LS gemiddelde verandering (SE) | 27,1 (1,75) | 26,0 (1,76) |
| Behandelverschil (FF/VI vs. FF) (95% BI), p-waarde | 1,1 (-3,8; 6,0), p = 0,659 | |
*Patiënten kregen FF/VI 46/22 microgram ED vs. FF 46 microgram ED
ED = eenmaal daags, LS = kleinste kwadraten, SE = standaardfout, BI = betrouwbaarheidsinterval, n = aantal deelnemers in analyse (Alle ITT: 337 voor FF/VI en 336 voor FF)
5.2 Farmacokinetische eigenschappen
Absorptie
De absolute biologische beschikbaarheid voor fluticasonfuroaat en vilanterol bij toediening door inhalatie als fluticasonfuroaat/vilanterol was gemiddeld respectievelijk 15,2% en 27,3%. De orale biologische beschikbaarheid van zowel fluticasonfuroaat als vilanterol was laag, gemiddeld respectievelijk 1,26% en <2%. Gezien deze lage orale biologische beschikbaarheid wordt de systemische blootstelling aan fluticasonfuroaat en vilanterol na geïnhaleerde toediening vooral veroorzaakt door absorptie van het geïnhaleerde deel van de dosis die wordt afgegeven aan de longen.
Distributie
Na intraveneuze toediening worden zowel fluticasonfuroaat als vilanterol uitgebreid gedistribueerd, met gemiddelde distributievolumes bij steady state van respectievelijk 661 l en 165 l. Zowel fluticasonfuroaat als vilanterol heeft een lage binding met rode bloedcellen. De in-vitro-plasma-eiwitbinding in humaan plasma van fluticasonfuroaat en vilanterol was hoog, gemiddeld respectievelijk >99,6% en 93,9%. Er was geen verlaging van de mate van in-vitro-plasma-eiwitbinding bij proefpersonen met een nier- of leverfunctiestoornis.
Fluticasonfuroaat en vilanterol zijn substraten van P-glycoproteïne (P-gp). Het wordt echter onwaarschijnlijk geacht dat de gelijktijdige toediening van fluticasonfuroaat/vilanterol en P-gp-remmers de systemische blootstelling aan fluticasonfuroaat of vilanterol zal wijzigen, omdat beide goed geabsorbeerde moleculen zijn.
Biotransformatie
Gebaseerd op in-vitro-gegevens worden de belangrijkste metaboliseringsroutes van zowel fluticasonfuroaat als vilanterol bij mensen primair gemedieerd door CYP3A4.
Fluticasonfuroaat wordt primair gemetaboliseerd door hydrolyse van de S-fluoromethyl-carbothioaatgroep tot metabolieten met een aanzienlijk verminderde corticosteroïdactiviteit. Vilanterol wordt primair gemetaboliseerd door O-dealkylatie tot een reeks metabolieten met een aanzienlijk verminderde β1- en β2-agonistactiviteit.
Eliminatie
Na orale toediening werd fluticasonfuroaat bij mensen voornamelijk geëlimineerd door metabolisering, met metabolieten die nagenoeg uitsluitend via de feces werden uitgescheiden; <1% van de gevonden radioactieve dosis werd geëlimineerd via de urine.
In een onderzoek met radiolabeling bij mensen werd na orale toediening vilanterol voornamelijk geëlimineerd door metabolisering, gevolgd door excretie van de radioactieve dosis waarbij ongeveer 70% van de metabolieten in de urine en ongeveer 30% in de feces werd uitgescheiden. De schijnbare plasma-eliminatiehalfwaardetijd van vilanterol na een enkele geïnhaleerde toediening van fluticasonfuroaat/vilanterol was gemiddeld 2,5 uur. De effectieve halfwaardetijd voor accumulatie van vilanterol, zoals vastgesteld na herhaalde toediening van geïnhaleerde doses vilanterol van 25 microgram, bedraagt 16,0 uur bij patiënten met astma en 21,3 uur bij patiënten met COPD.
Pediatrische patiënten
Bij adolescenten (12 jaar of ouder) zijn er geen aanbevolen dosisaanpassingen.
De farmacokinetiek, veiligheid en werkzaamheid van fluticasonfuroaat/vilanterol zijn onderzocht bij kinderen van 5 tot 11 jaar oud, maar er kan geen aanbeveling voor een dosering worden gedaan (zie rubriek 4.2). De farmacokinetiek, veiligheid en werkzaamheid van fluticasonfuroaat/vilanterol bij kinderen jonger dan 5 jaar zijn niet vastgesteld.
Speciale groepen
Ouderen
De effecten van leeftijd op de farmacokinetiek van fluticasonfuroaat en vilanterol werden bepaald in fase III-onderzoeken naar COPD en astma. Er was geen bewijs dat leeftijd (12 tot 84 jaar) de farmacokinetiek van fluticasonfuroaat en vilanterol bij proefpersonen met astma beïnvloedde.
Bij oudere proefpersonen met astma en oudere proefpersonen met COPD zijn er geen aanbevolen dosisaanpassingen.
Nierfunctiestoornis
Een klinisch-farmacologisch onderzoek naar fluticasonfuroaat/vilanterol toonde aan dat een ernstige nierfunctiestoornis (creatinineklaring <30 ml/min) niet leidde tot een significant hogere blootstelling aan fluticasonfuroaat of vilanterol of tot duidelijker systemische effecten van corticosteroïden of bèta2-agonisten in vergelijking met gezonde proefpersonen.
Er is geen dosisaanpassing vereist voor patiënten met een nierfunctiestoornis.
De effecten van hemodialyse zijn niet onderzocht.
Leverfunctiestoornis
Na herhaalde dosering van fluticasonfuroaat/vilanterol gedurende 7 dagen was er een toename van de systemische blootstelling aan fluticasonfuroaat (tot een verdrievoudiging zoals gemeten door de AUC(0–24)) bij proefpersonen met een leverfunctiestoornis (Child-Pugh A, B of C) in vergelijking met gezonde proefpersonen. De toename van de systemische blootstelling aan fluticasonfuroaat bij proefpersonen met een matige leverfunctiestoornis (Child-Pugh B; fluticasonfuroaat/vilanterol 184/22 microgram) ging gepaard met een verlaging van gemiddeld 34% in serumcortisol in vergelijking met gezonde proefpersonen. De naar dosis genormaliseerde systemische blootstelling aan fluticasonfuroaat was vergelijkbaar bij proefpersonen met een matige en proefpersonen met een ernstige leverfunctiestoornis (Child-Pugh B of C).
Na herhaalde toediening van fluticasonfuroaat/vilanterol gedurende 7 dagen was er geen significante toename van de systemische blootstelling aan vilanterol (Cmax en AUC) bij proefpersonen met een lichte, matige of ernstige leverfunctiestoornis (Child-Pugh A, B of C).
Er waren geen klinisch relevante effecten van de combinatie fluticasonfuroaat/vilanterol op bèta-adrenerge systemische effecten (hartslag of serumkalium) bij proefpersonen met een lichte of matige leverfunctiestoornis (vilanterol, 22 microgram) of met een ernstige leverfunctiestoornis (vilanterol, 12,5 microgram) in vergelijking met gezonde proefpersonen.
Andere speciale populaties
Bij proefpersonen met astma waren de schattingen van de AUC(0-24) voor proefpersonen uit Oost-Azië, Japan en Zuidoost-Azië (12-13% van de proefpersonen) gemiddeld 33% tot 53% hoger dan bij andere raciale groepen. Er was echter geen bewijs dat de hogere systemische blootstelling bij deze populatie gepaard ging met een groter effect op de urinaire cortisolexcretie gedurende 24 uur. Gemiddeld wordt voor deze proefpersonen van Aziatische afkomst de Cmax van vilanterol voorspeld als 220 tot 287% hoger en de AUC(0-24) als vergelijkbaar met die van proefpersonen uit andere raciale groepen. Er was echter geen bewijs dat deze hogere Cmax van vilanterol leidde tot klinisch significante effecten op de hartslag.
Geslacht, gewicht en BMI
Er was geen bewijs dat geslacht, gewicht of BMI (body mass index) de farmacokinetiek van fluticasonfuroaat beïnvloedt op basis van een populatiefarmacokinetische analyse van gegevens uit fase III-onderzoek met 1.213 proefpersonen met astma (712 vrouwen).
Er was geen bewijs dat geslacht, gewicht of BMI de farmacokinetiek van vilanterol beïnvloedt op basis van een populatiefarmacokinetische analyse van gegevens van 856 proefpersonen met astma (500 vrouwen).
Er is geen dosisaanpassing nodig op basis van geslacht, gewicht of BMI.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Farmacologische en toxicologische effecten die zijn waargenomen bij fluticasonfuroaat of vilanterol in niet-klinische onderzoeken waren dezelfde die normaal in verband worden gebracht met glucocorticoïden of bèta2-agonisten. Toediening van fluticasonfuroaat in combinatie met vilanterol leidde niet tot een significante nieuwe toxiciteit.
Genotoxiciteit en carcinogeniteit
Fluticasonfuroaat
Fluticasonfuroaat was niet genotoxisch in een standaardreeks van onderzoeken en was niet carcinogeen tijdens levenslange inhalatieonderzoeken bij ratten of muizen bij blootstellingsniveaus vergelijkbaar met die bij de maximaal aanbevolen dosis bij mensen, gebaseerd op de AUC.
Vilanteroltrifenataat
In genetische toxiciteitsonderzoeken waren vilanterol (als alfa-fenylcinnamaat) en trifenylazijnzuur niet genotoxisch, wat erop wijst dat vilanterol (als trifenataat) geen genotoxisch gevaar vormt voor mensen.
In overeenstemming met bevindingen voor andere bèta2-agonisten veroorzaakte vilanteroltrifenataat tijdens levenslange inhalatieonderzoeken proliferatieve effecten op het vrouwelijke voortplantingsstelsel van ratten en muizen en de hypofyse van ratten. Er was geen toename van de incidentie van tumoren bij ratten of muizen bij blootstellingsniveaus die respectievelijk 1,2 of 30 keer groter waren dan de maximale aanbevolen dosis bij mensen, gebaseerd op de AUC.
Reproductie- en ontwikkelingstoxiciteit
Fluticasonfuroaat
De effecten die werden waargenomen na toediening via inhalatie van fluticasonfuroaat in combinatie met vilanterol bij ratten waren vergelijkbaar met de effecten die werden gezien met alleen fluticasonfuroaat. Fluticasonfuroaat was niet teratogeen bij ratten of konijnen, maar vertraagde de ontwikkeling bij ratten en veroorzaakte abortus bij konijnen bij maternaal toxische doses. Er waren geen effecten op de ontwikkeling van ratten bij blootstellingsniveaus die ongeveer 3 keer hoger waren dan die bij de maximale aanbevolen dosis bij mensen, gebaseerd op de AUC.
Vilanteroltrifenataat
Vilanteroltrifenataat was niet teratogeen bij ratten. Tijdens inhalatieonderzoeken bij konijnen veroorzaakte vilanteroltrifenataat effecten die vergelijkbaar zijn met de effecten die zijn waargenomen bij andere bèta2-agonisten (gespleten verhemelte, opening van de oogleden, sternebrale fusie en kromming/malrotatie van de ledematen). Wanneer het subcutaan werd toegediend waren er geen effecten bij blootstellingsniveaus die 84 keer hoger waren dan die bij de maximale aanbevolen dosis bij mensen, gebaseerd op de AUC. Noch fluticasonfuroaat noch vilanteroltrifenataat had bijwerkingen met betrekking tot de vruchtbaarheid of de pre- of postnatale ontwikkeling bij ratten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Lactosemonohydraat
Magnesiumstearaat
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
Houdbaarheid na openen van het bakje: 6 weken.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25°C. Als de inhalator in de koelkast wordt bewaard, laat de inhalator dan gedurende ten minste één uur voor gebruik weer op kamertemperatuur komen.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen vocht.
Schrijf de datum waarop de inhalator moet worden weggegooid op het etiket van de inhalator in de daarvoor bestemde ruimte. De datum moet direct worden genoteerd zodra de inhalator uit het bakje wordt gehaald.
6.5 Aard en inhoud van de verpakking
De Ellipta-inhalator bestaat uit een lichtgrijs hoofddeel, een gele beschermkap van het mondstuk en een dosisteller, verpakt in een bakje van laminaatfolie dat een zakje silicagel (als droogmiddel) bevat. Het bakje is afgesloten met een afpelbare afsluiting van folie.
De inhalator is een apparaat dat is samengesteld uit meerdere onderdelen, die gemaakt zijn van polypropyleen, hogedichtheidpolyethyleen, polyoxymethyleen, polybutyleentereftalaat, acrylonitril-butadieen-styreen, polycarbonaat en roestvrij staal.
De inhalator bevat twee blisterstrips van aluminiumlaminaatfolie voor in totaal 14 of 30 doses (voorraad voor 14 of 30 dagen).
Verpakkingsgrootten: inhalators met 14 of 30 doses. Multiverpakking met 3 inhalators met elk 30 doses.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Ierland
D24 YK11
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/13/886/004
EU/1/13/886/005
EU/1/13/886/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 november 2013
Datum van laatste verlenging: 26 juli 2018
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.