


SmPC (samenvatting van de productkenmerken) - Rayvow
1. NAAM VAN HET GENEESMIDDEL
RAYVOW 50 mg filmomhulde tabletten
RAYVOW 100 mg filmomhulde tabletten
RAYVOW 200 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
RAYVOW 50 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 50 mg lasmiditan (als succinaat).
RAYVOW 100 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 100 mg lasmiditan (als succinaat).
RAYVOW 200 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 200 mg lasmiditan (als succinaat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
RAYVOW 50 mg filmomhulde tabletten
Lichtgrijze, ovale tablet van 8,9 x 4,9 mm, met de opdruk “4312” aan een zijde en “L-50” aan de andere zijde.
RAYVOW 100 mg filmomhulde tabletten
Lichtpaarse, ovale tablet van 11,2 x 6,15 mm, met de opdruk “4491” aan een zijde en “L-100” aan de andere zijde.
RAYVOW 200 mg filmomhulde tabletten
Grijze, ovale tablet van 14,1 x 7,75 mm, met de opdruk “4736” aan een zijde en “L-200” aan de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
RAYVOW is geïndiceerd voor de acute behandeling van de hoofdpijnfase van migraineaanvallen, met of zonder aura bij volwassenen.
4.2 Dosering en wijze van toediening
Dosering
Over het algemeen is de aanbevolen startdosering bij volwassenen 100 mg lasmiditan voor de acute behandeling van migraineaanvallen. Indien nodig kan de dosering worden verhoogd tot 200 mg voor een grotere werkzaamheid of verlaagd tot 50 mg voor een betere verdraagzaamheid.
Als de migrainehoofdpijn terugkeert binnen 24 uur na een eerste respons na inname van 50 mg of 100 mg lasmiditan, kan een tweede dosis van dezelfde sterkte worden ingenomen. De tweede dosis mag niet binnen 2 uur na de aanvangsdosis worden ingenomen.
Er mag niet meer dan 200 mg binnen 24 uur worden ingenomen.
Als een patiënt niet reageert op de eerste dosis, is het onwaarschijnlijk dat een tweede dosis positief effect zal hebben bij dezelfde aanval.
Lasmiditan kan met of zonder voedsel worden ingenomen.
Ouderen (>65 jaar)
Er is geen dosisaanpassing nodig bij oudere patiënten (zie rubriek 5.2).
Nierfunctiestoornis
Er is geen dosisaanpassing noodzakelijk bij patiënten met een lichte, matige of ernstige nierfunctiestoornis (zie rubriek 5.2).
Leverfunctiestoornis
Er is geen dosisaanpassing noodzakelijk bij patiënten met een lichte of matige leverfunctiestoornis. Het gebruik van lasmiditan is niet onderzocht bij proefpersonen met een ernstige leverfunctiestoornis. Om deze reden wordt het gebruik van lasmiditan niet aanbevolen bij deze populatie (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van lasmiditan bij kinderen en jongeren in de leeftijd van 6 tot 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Er is geen relevante toepassing van lasmiditan bij pediatrische patiënten in de leeftijd tot 6 jaar voor de behandeling van migraine.
Wijze van toediening
Oraal gebruik.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Effecten op het centraal zenuwstelsel (CZS) en verminderde rijvaardigheid
Lasmiditan wordt in verband gebracht met bijwerkingen op het CZS. In een rijvaardigheidssimulatie-onderzoek bij gezonde proefpersonen werd de rijvaardigheid significant verminderd door lasmiditan (zie rubriek 4.7). Patiënten moeten worden geadviseerd om tot ten minste 8 uur na inname van een dosis lasmiditan geen voertuig te besturen of andere activiteiten uit te voeren die extra aandacht vereisen, zelfs wanneer zij zich goed genoeg voelen om dit wel te doen. Patiënten die dit advies niet kunnen opvolgen, mogen lasmiditan niet gebruiken.
Serotoninesyndroom
Het serotoninesyndroom is gemeld en kan optreden bij het gebruik van lasmiditan of wanneer het toegediend wordt met andere serotonerge geneesmiddelen (bijv. selectieve serotonineheropnameremmers [SSRI’s], serotonine-norepinefrineheropnameremmers [SNRI’s], tricyclische antidepressiva [TCA’s] en monoamine-oxidase [MAO]-remmers). De klinische ervaring met het gebruik van lasmiditan en triptanen, kort na elkaar ingenomen, is beperkt. De risico’s op het ontwikkelen van het serotoninesyndroom kunnen zich stapelen. Symptomen van het serotoninesyndroom kunnen zijn: veranderingen in de mentale toestand (bijv. agitatie, hallucinaties, coma), autonome instabiliteit (bijv. tachycardie, schommelingen in de bloeddruk, hyperthermie), neuromusculaire verschijnselen (bijv. hyperreflexie, coördinatiestoornissen) en/of gastro-intestinale klachten en verschijnselen (bijv. misselijkheid, overgeven, diarree). Deze reacties kunnen ernstig zijn. De verschijnselen treden meestal op binnen enkele minuten tot uren na toediening van een nieuwe of een hogere dosis van een serotonerg geneesmiddel. Wanneer gelijktijdige behandeling met andere serotonerge geneesmiddelen klinisch aangewezen is, wordt aanbevolen om de patiënt goed te observeren, vooral bij aanvang van de behandeling en bij het verhogen van de dosering. Het gebruik van lasmiditan moet worden gestaakt als het serotoninesyndroom wordt vermoed.
Middelen die het centraal zenuwstelsel onderdrukken
Aangezien lasmiditan sedatie en andere cognitieve en/of neuropsychiatrische bijwerkingen kan veroorzaken, dient lasmiditan met voorzichtigheid te worden gebruikt in combinatie met alcohol of andere middelen die het centraal zenuwstelsel onderdrukken.
Verkeerd gebruik van geneesmiddelen of potentieel voor misbruik
In een onderzoek naar het potentieel voor misbruik bij recreatieve drugsgebruikers werd het toedienen van enkele doses van 100 mg of 200 mg lasmiditan in verband gebracht met een grotere voorkeur voor lasmiditan ten opzichte van placebo. In een afzonderlijk onderzoek bij gezonde proefpersonen was er na het abrupt stoppen, na 7 dagen doseren, geen bewijs voor fysieke ontwenning. Patiënten moeten worden beoordeeld op het risico van drugsmisbruik en signalen van verkeerd gebruik of misbruik van lasmiditan moeten in de gaten gehouden worden.
Medicatieovergebruikshoofdpijn (MOH)
Overmatig gebruik van elk type geneesmiddelen tegen hoofdpijn kan de hoofdpijn verergeren. Als deze situatie zich voordoet of wordt vermoed, moet medisch advies worden ingewonnen en de behandeling moet worden stopgezet. Bij patiënten die vaak of dagelijks hoofdpijn hebben ondanks (of ten gevolge van) regelmatig gebruik van geneesmiddelen tegen hoofdpijn moet men rekening houden met de diagnose MOH.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen “natriumvrij” is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Geneesmiddelen die de hartslag verlagen
Lasmiditan is in verband gebracht met een verlaging van de hartslag. Propranolol samen met lasmiditan verlaagde de hartslag met een gemiddelde van maximaal 19,3 slagen per minuut (spm), d.w.z. een extra verlaging van 5,1 spm vergeleken met het gebruik van alleen propranolol. Hiermee moet rekening gehouden worden bij patiënten bij wie deze mate van hartslagdaling een probleem kan zijn, inclusief patiënten die geneesmiddelen gebruiken die de hartslag verlagen.
Serotonerge geneesmiddelen
Gelijktijdig gebruik van lasmiditan en geneesmiddelen (bijv. SSRI's, SNRI's, TCA's) die serotonine verhogen, kan het risico op het serotoninesyndroom verhogen. De klinische ervaring met het gebruik van lasmiditan en triptanen, kort na elkaar gebruikt, is beperkt. De risico’s op het ontwikkelen van het serotoninesyndroom kunnen zich stapelen. Voorzichtigheid is geboden (zie rubriek 4.4).
Mogelijke effecten van lasmiditan op de werking van andere geneesmiddelen
Dagelijks doseren van lasmiditan leidde niet tot een verandering in de farmacokinetiek van midazolam, cafeïne of tolbutamide, substraten van respectievelijk CYP3A, CYP1A2 en CYP2C9. Gelijktijdige toediening van lasmiditan met sumatriptan (MAO-A- en OCT1-substraat) of propranolol (CYP2D6-substraat) leidde niet tot klinisch relevante veranderingen in de blootstelling aan deze geneesmiddelen. In vergelijking met placebo daalde de renale creatinineklaring licht (11 %) gedurende 24 uur na een enkele dosis van lasmiditan, zonder veranderingen in de glomerulaire filtratiesnelheid (GFR).
Lasmiditan is een in vitro remmer van P-glycoproteïne (P-gp) en borstkankerresistent eiwit (BCRP). In een geneesmiddelinteractiestudie verhoogde lasmiditan de systemische blootstelling van gelijktijdig toegediend dabigatran (P-gp-substraat) met ongeveer 25%. Wanneer RAYVOW wordt toegediend met P-gp-substraten met een smalle therapeutische index (zoals digoxine), kan een toename van de systemische blootstelling van de gelijktijdig toegediende medicatie klinisch relevant zijn (zie rubriek 5.2). In dezelfde studie werd geen significante verandering in de PK van rosuvastatine (BCRP-substraat) waargenomen wanneer het gelijktijdig met lasmiditan was toegediend.
Mogelijke effecten van andere geneesmiddelen op de werking van lasmiditan
Er werd geen verandering in de farmacokinetiek van lasmiditan waargenomen bij gelijktijdige toediening met dabigatran etexilaat, rosuvastatine, sumatriptan of propranolol. Gebaseerd op de metabole klaringsroutes is het onwaarschijnlijk dat remmers of inductoren van CYP de blootstelling aan lasmiditan beïnvloeden. Er werd geen verandering in de farmacokinetiek van lasmiditan waargenomen bij gelijktijdige toediening met topiramaat (CYP3A4-inductor en CYP2C19-remmer).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van lasmiditan bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). De effecten van lasmiditan op de ontwikkeling van de menselijke foetus zijn niet bekend. RAYVOW wordt niet aanbevolen voor gebruik tijdens de zwangerschap.
Borstvoeding
Lasmiditan en/of zijn metabolieten werden uitgescheiden in de melk van zogende ratten (rubriek 5.3). Er zijn geen gegevens beschikbaar over de aanwezigheid van lasmiditan in moedermelk, de effecten van lasmiditan op de met moedermelk gevoede pasgeborenen/zuigelingen of de effecten van lasmiditan op de melkproductie.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat de behandeling met RAYVOW moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen. De blootstelling van de pasgeborene kan tot een minimum beperkt worden door gedurende 24 uur na de behandeling geen borstvoeding te geven.
Vruchtbaarheid
Het is niet bekend of lasmiditan het vermogen tot voortplanting bij de mens beïnvloedt. Dieronderzoek heeft geen effect op de vruchtbaarheid aangetoond (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Lasmiditan heeft grote invloed op de rijvaardigheid en op het vermogen om machines te bedienen. De rijvaardigheid werd bepaald met behulp van een computergestuurde rijsimulator. Het primaire eindpunt was het verschil ten opzichte van placebo in de Standaard Deviatie van de Laterale Positie (SDLP), een maat die de rijvaardigheid weergeeft. Toediening van enkelvoudige doses van 50 mg, 100 mg of 200 mg lasmiditan verminderde de rijvaardigheid van proefpersonen significant 90 minuten na toediening. In een ander onderzoek met lasmiditan 100 mg of 200 mg werd de drempelwaarde voor verminderde rijvaardigheid 8 uur of later na toediening van RAYVOW bij beide doseringen niet bereikt.
Patiënten moet geadviseerd worden om gedurende ten minste 8 uur na inname van elke dosis lasmiditan geen activiteiten te ondernemen die extra aandacht vereisen, zoals het bedienen van machines of autorijden, zelfs wanneer zij zich goed genoeg voelen om dit wel te doen. Patiënten die dit advies niet kunnen opvolgen, mogen lasmiditan niet gebruiken (zie rubriek 4.4).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende bijwerkingen zijn duizeligheid (19,9%), slaperigheid (7,8%), vermoeidheid (7,7%), paresthesieën (6,8%), misselijkheid (4,9%), vertigo (2,6%), hypoesthesie (2,5%) en spierzwakte (2,3%). De meeste bijwerkingen vertoonden een dosisrespons.
Tabel met bijwerkingen
In de volgende tabel zijn bijwerkingen weergegeven naar systeem/orgaanklasse volgens MedDRA en frequentie. Binnen iedere frequentiegroep zijn de bijwerkingen vermeld in volgorde van afnemende ernst. De frequentiecategorieën zijn: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000).
Tabel 1. Bijwerkingen
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms | Zelden |
| Immuunsysteem- aandoeningen | Overgevoeligheid | |||
| Psychische stoornissen | Slaapafwijkingen | Verwardheid Hallucinaties Euforische stemming Angst Rusteloosheid | ||
| Zenuwstelsel-aandoeningen | Duizeligheid | Ongecoördineerdheid Paresthesie Hypoesthesie Slaperigheid | Lethargie Aandachtsstoornis Cognitieve stoornis Mentale stoornis Tremor Spraakafwijkingen | Serotoninesyndroom |
| Oogaandoeningen | Visusstoornissen | |||
| Evenwichtsorgaan- en ooraandoeningen | Vertigo | |||
| Hartaandoeningen | Hartkloppingen | |||
Ademhalingsstelsel-, borstkas- en mediastinum- aandoeningen | Dyspneu | |||
| Maagdarmstelsel-aandoeningen | Overgeven Misselijkheid | |||
Skeletspierstelsel- en bindweefsel- aandoeningen | Spierzwakte | Spierkrampen Ongemak in de ledematen | ||
Algemene aandoeningen en toedieningsplaats-stoornissen | Zich abnormaal voelen Vermoeidheid Malaise | Pijn op de borst Warm of koud voelen |
Beschrijving van geselecteerde bijwerkingen
Verlaging van de hartslag
In klinisch farmacologische onderzoeken werd lasmiditan in verband gebracht met een verlaging van de hartslag van 5 tot 10 spm vergeleken met een verlaging van 2 - 5 spm bij placebo. De incidentie van bradycardie (< 50 spm en een afname van baseline ≥ 15 spm) die werd waargenomen bij proefpersonen die behandeld werden met lasmiditan, was 7% voor 50 mg, 3% voor 100 mg, 4% voor 200 mg en 1% voor placebo.
Verhoogde bloeddruk
De toediening van een enkele dosis lasmiditan kan leiden tot een voorbijgaande verhoging van de bloeddruk. Bij gezonde, niet-oudere vrijwilligers werd een uur na toediening van 200 mg lasmiditan een gemiddelde stijging van ongeveer 2 tot 3 mmHg ten opzichte van baseline van de ambulante systolische en diastolische bloeddruk waargenomen, in vergelijking met een stijging van ongeveer 1 mmHg bij placebo. Bij gezonde vrijwilligers ouder dan 65 jaar was een uur na toediening van 200 mg lasmiditan de gemiddelde stijging van de ambulante systolische bloeddruk 7 mmHg ten opzichte van baseline, in vergelijking met een gemiddelde stijging van 4 mmHg bij placebo. Vergeleken met placebo was er 2 uur na behandeling met lasmiditan geen verhoging van de gemiddelde bloeddruk. Er zijn beperkte klinische gegevens over het gebruik van lasmiditan bij patiënten met ischaemische hartziekte.
Overgevoeligheid
Voorvallen van overgevoeligheid, waaronder angio-oedeem, uitslag en fotosensitiviteitsreacties, traden op bij patiënten die werden behandeld met lasmiditan. In klinische onderzoeken werd overgevoeligheid gemeld bij 0,1% van de met lasmiditan behandelde patiënten in vergelijking met geen patiënten in de placebogroep. Alle voorvallen waren licht tot matig van ernst en traden op binnen enkele minuten tot een dag na dosering met lasmiditan. Als een hevige of ernstige overgevoeligheidsreactie optreedt, moet een geschikte behandeling worden gestart en de toediening van lasmiditan worden gestaakt.
Duizeligheid
In klinische onderzoeken was duizeligheid de vaakst voorkomende bijwerking, gemeld bij 19,9% van de patiënten. Deze was over het algemeen licht tot matig van ernst (ernstige duizeligheid 1,2%) en ging vanzelf over met een mediane tijd tot optreden van 0,7 uur en een mediane duur van 2 uur. Er werden geen ongevallen of verwondingen gemeld bij patiënten die duizeligheid meldden. Het aantal patiënten dat duizeligheid en andere vaak voorkomende bijwerkingen meldt, neemt gewoonlijk af bij herhaalde dosering.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is beperkte klinische ervaring met een overdosering lasmiditan. In gemelde gevallen van overdosering waren de bijwerkingen vergelijkbaar met die bij lagere doseringen, waaronder duizeligheid, slaperigheid, vermoeidheid, paresthesie en hypoesthesie, maar deze zijn niet in verband gebracht met een toename in ernst of frequentie. Echter, omdat bijwerkingen mogelijk zijn in geval van overdosering, dienen patiënten te worden gecontroleerd op klachten en verschijnselen van bijwerkingen en dient een geschikte symptomatische behandeling te worden gestart. Er is geen specifiek antidotum bekend voor een overdosering lasmiditan.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Analgetica, anti-migraine preparaten, ATC-code: N02CC08
Werkingsmechanisme
Lasmiditan is een centraal penetrerende, 5-hydroxytriptamine 1F (5-HT1F) receptoragonist met een hoge affiniteit. Het precieze werkingsmechanisme is niet bekend, maar de therapeutische werking van lasmiditan bij de behandeling van migraine berust vermoedelijk op agonistische effecten op de 5-HT1F-receptor, een vermindering van de afgifte van neuropeptiden en een remming van de pijnbanen, waaronder de nervus trigeminus.
Farmacodynamische effecten
In in-vitro-bindingsonderzoeken liet lasmiditan een > 440-voudige selectiviteit zien voor de 5-HT1F-receptor vergeleken met de 5-HT1B- en 5HT1D-receptoren. Ex vivo vernauwt lasmiditan de menselijke kransslagaders, de menselijke interne borstslagaders of de menselijke middelste meningeale slagaders niet, waarschijnlijk vanwege zijn lage affiniteit op de vasoconstrictieve 5-HT1B-receptor.
Cardiale elektrofysiologie
In een grondig QT-onderzoek werd lasmiditan in verband gebracht met een verlaging van de hartslag van 6 spm, in vergelijking met placebo en toediening van een supra-therapeutische dosis van 400 mg suggereerde een verlenging van de QTc bij vrouwen. Subgroepanalyses suggereerden geslachtgerelateerde verschillen, aangezien een meer uitgesproken QTc-verlenging werd waargenomen bij de subgroep met vrouwen. Aangezien de maximaal aanbevolen dosis echter beperkt is tot 200 mg, wordt geen klinisch relevant effect verwacht.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van lasmiditan is onderzocht in drie gerandomiseerde, placebogecontroleerde, dubbelblinde fase 3-onderzoeken bij volwassen patiënten (N = 5.910). In de onderzoeken waren patiënten geïncludeerd die 18 jaar en ouder waren en 3 tot 8 migraineaanvallen per maand en ten minste matig invaliderende migraine (Migraine Disability Assessment (MIDAS)-score ≥ 11) hadden.
Onderzoeken met een enkele aanval
De populatie die deelnam aan de onderzoeken met een enkele aanval (SAMURAI en SPARTAN) bestond overwegend uit vrouwen (84%), met een gemiddelde leeftijd van 42,3 jaar. In de 3 maanden voorafgaand aan opname in het onderzoek hadden patiënten gemiddeld 5,2 migraineaanvallen per maand en een gemiddelde MIDAS-totaalscore van 31,7. In het SAMURAI-onderzoek, maar niet in het SPARTAN-onderzoek, waren patiënten met bekende coronaire hartziekte, klinisch significante aritmie of ongecontroleerde hypertensie, uitgesloten. Van de patiënten had 78,3 % naast migraine ≥ 1 cardiovasculaire risicofactor, waaronder leeftijd > 40 jaar (54,2 %), laag HDL-cholesterol (31,1%), hoge bloeddruk/hypertensie (21,3%), roker (14,3%), hoog totaal cholesterol (10,9%) en voorgeschiedenis van diabetes (5,9%). Van de patiënten kreeg 21,7% preventief geneesmiddelen tegen migraine voorgeschreven en had 37% binnen 3 maanden na opname in het onderzoek een triptaan ingenomen. Het meest hinderlijke symptoom (most bothersome symptom - MBS) was fotofobie (50,3%), gevolgd door misselijkheid (22,2%) en fonofobie (20,6%). In deze onderzoeken werd het gebruik van een tweede dosering van het onderzoeksgeneesmiddel of een ander geneesmiddel toegestaan 2 tot 24 uur na de initiële behandeling voor aanhoudende of terugkerende migraine.
De primaire en belangrijkste secundaire eindpunten in beide onderzoeken waren het deel van de patiënten dat pijnvrij was en het deel van de patiënten dat 2 uur na de behandeling geen last had van hun MBS vergeleken met placebo.
Beide onderzoeken bereikten de primaire en belangrijkste secundaire eindpunten. Alle doseringen van lasmiditan lieten een statistisch significante en klinisch relevante verbetering zien in het percentage patiënten dat pijnvrij was, geen last had van hun MBS en pijnverlichting bereikte (gedefinieerd als een vermindering van de ernst van de pijn, van ‘matig’ of ‘ernstig’ op baseline tot ‘licht’ of ‘geen’, of van ‘licht’ tot ‘geen’), 2 uur na de behandeling (zie tabel 2). Het moment waarop de pijn verdwenen was wordt getoond in figuur 1; het moment waarop pijnverlichting optrad volgde bij 50 mg en 100 mg hetzelfde patroon als waarmee de pijn verdween, met voor de dosering van 200 mg een extra verschil ten opzichte van placebo zoals gezien op het eerdere tijdstip van 30 minuten (17,7 % voor 200 mg versus 11,6 % voor placebo, p = 0,004 in SAMURAI, 18,6 % voor 200 mg versus 14,7 % voor placebo, p = 0,014 in SPARTAN).
Tabel 2. SAMURAI en SPARTAN: Samenvatting van werkzaamheidsgegevens
SAMURAI lasmiditan placebo 100 mg 200 mg | SPARTAN lasmiditan placebo 50 mg 100 mg 200 mg | ||||||
| Pijnvrij na 2 uur | |||||||
| N | 503 | 518 | 524 | 556 | 532 | 528 | 540 |
| Responders (%) | 28,2 | 32,2 | 15,3 | 28,6 | 31,4 | 38,8 | 21,3 |
| p-waarde | < 0,001 | < 0,001 | 0,006 | < 0,001 | < 0,001 | ||
| Vrij van het MBS na 2 uur | |||||||
| N | 469 | 481 | 488 | 512 | 500 | 483 | 514 |
| Responders (%) | 40,9 | 40,7 | 29,5 | 40,8 | 44,2 | 48,7 | 33,5 |
| p-waarde | < 0,001 | < 0,001 | 0,018 | < 0,001 | < 0,001 | ||
| Pijnverlichting na 2 uur | |||||||
| N | 562 | 555 | 554 | 598 | 571 | 565 | 576 |
Responders (%) | 54,1 | 54,6 | 39,2 | 55,5 | 59,7 | 60,7 | 44,9 |
| p-waarde | < 0,001 | < 0,001 | < 0,001 | < 0,001 | < 0,001 | ||
Figuur 1. Het percentage patiënten in SAMURAI en SPARTAN dat binnen 2 uur vrij was van migrainepijn
SAMURAI SPARTAN
‡ Statistische significantie voor 200 mg LTN vs. placebo; † Statistische significantie voor 100 mg LTN vs. placebo; * Statistische significantie voor 50 mg LTN vs. placebo
Afkortingen: LTN = lasmiditan
Effectconsistentie-onderzoek
Om de consistentie van het effect te beoordelen werden patiënten in een onderzoek behandeld met lasmiditan 100 mg, 200 mg of controle (CENTURION) bij 4 migraineaanvallen. In de controlegroep kregen de patiënten een enkele dosis lasmiditan 50 mg om de derde of vierde aanval te behandelen en placebo voor de resterende aanvallen. De geïncludeerde populatie was overwegend vrouw (84%) met een gemiddelde leeftijd van 41,4 jaar. Patiënten hadden gemiddeld 4,9 migraineaanvallen per maand in de 3 maanden voorafgaand aan rekrutering en een gemiddelde MIDAS-totaalscore van 31,9. Patiënten met hart- en vaatziekten werden niet uitgesloten van het onderzoek en 58,5% van de patiënten had, naast migraine, ≥ 1 cardiovasculaire risicofactor, waaronder leeftijd > 40 jaar (52,8%), hoog totaal cholesterol (10,8%), hoge 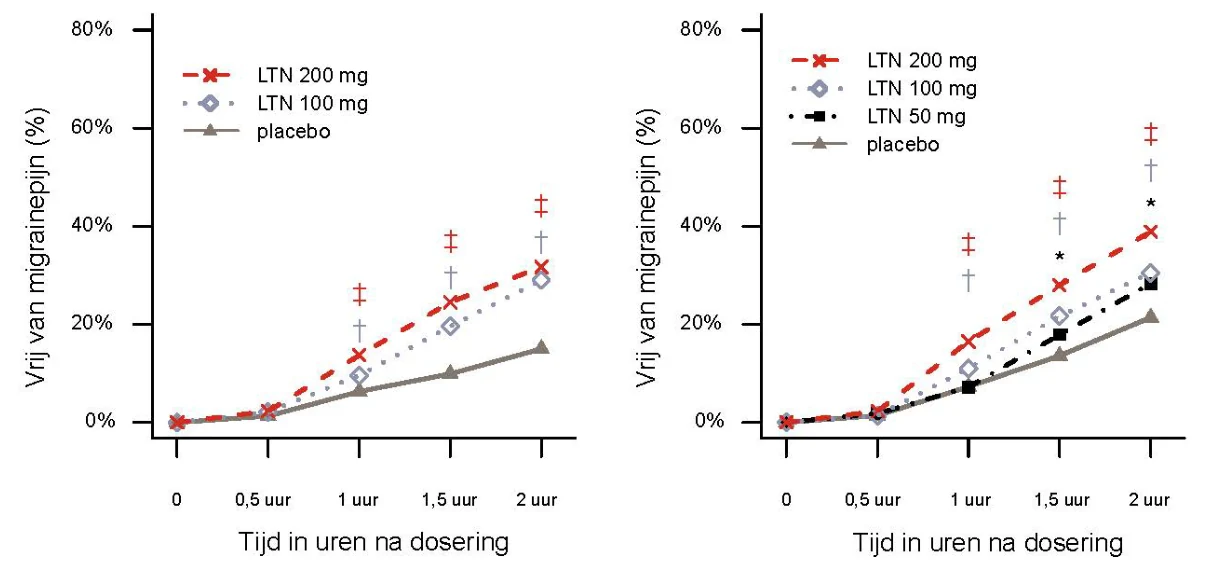 bloeddruk/hypertensie (16,9%) en voorgeschiedenis van diabetes (3,1%). Van de patiënten kreeg 28,8% op dat moment preventieve geneesmiddelen tegen migraine voorgeschreven en had 65,0% eerder een triptaan ingenomen. Het MBS was fotofobie (39,7%), gevolgd door misselijkheid (31,9%) en fonofobie (19,3%).
De co-primaire eindpunten waren het aantal patiënten dat 2 uur na dosering pijnvrij was na de eerste aanval en het aantal patiënten dat bij ten minste 2 van de 3 aanvallen pijnvrij was, vergeleken met placebo.
Het onderzoek bereikte de primaire en alle belangrijke secundaire eindpunten. Beide doseringen van 100 mg en 200 mg lasmiditan lieten een statistisch significante en klinisch relevante verbetering zien in het percentage patiënten dat pijnvrij was, dat pijnverlichting bereikte (een vermindering van de ernst van de pijn van ‘matig’ of ‘ernstig’ op baseline tot ‘licht’ of ‘geen’, of van ‘licht’ tot ‘geen’), MBS-vrij was, 2 uur na de behandeling en aanhoudend pijnvrij was na 24 uur (zie tabel 3). Het moment waarop de pijn verdwenen was wordt getoond in figuur 2. Pijnverlichting volgde hetzelfde patroon als waarmee de pijn verdween bij 50 mg en 100 mg en werd waargenomen op het eerdere tijdstip van 30 minuten met de dosering van 200 mg (22,4% voor 200 mg versus 14,0% voor placebo, p = 0,001).
Beide doseringen toonden consistentie van het effect aan met een statistisch significante en klinisch relevante verbetering in het percentage patiënten bij wie de pijn verdween en die pijnverlichting bereikte bij ten minste 2 van de 3 aanvallen (zie tabel 3).
Tabel 3. CENTURION: Samenvatting van de werkzaamheidsgegevens
| lasmiditan | |||||||||||
| 100 mg 200 mg | placebo | ||||||||||
| Eindpunten bij een enkele aanval (ITT) | N = 419 | N = 434 | N = 443 | ||||||||
| Pijnvrij 2 uur na dosering tijdens de eerste aanval | |||||||||||
| Responders (%) | 25,8 | 29,3 | 8,4 | ||||||||
| p-waarde versus placebo | < 0,001 | < 0,001 | |||||||||
| Pijnverlichting 2 uur na dosering tijdens de eerste aanval | |||||||||||
| Responders (%) | 65,4 | 65,2 | 41,3 | ||||||||
| p-waarde versus placebo | < 0,001 | < 0,001 | |||||||||
| Aanhoudende pijnvrijheid tot 24 uur na dosering tijdens de eerste aanval | |||||||||||
| Responders (%) | 13,6 | 17,3 | 4,3 | ||||||||
| p-waarde versus placebo | < 0,001 | < 0,001 | |||||||||
Vrij van het MBS 2 uur na dosering tijdens de eerste aanval N = 376 N = 395 N = 396 | |||||||||||
| Responders (%) | 40,4 | 39,0 | 28,0 | ||||||||
| p-waarde versus placebo | < 0,001 | 0,001 | |||||||||
| Consistentie van de eindpunten (ITT Consistency)) | |||||||||||
Pijnvrij 2 uur na dosering in ten minste 2 van de 3 aanvallen N = 340 N = 336 N = 373 | |||||||||||
| Responders (%) | 14,4 | 24,4 | 4,3 | ||||||||
| p-waarde versus placebo | < 0,001 | < 0,001 | |||||||||
Pijnverlichting 2 uur na dosering in ten minste 2 van de 3 aanvallen N = 332 N = 333 N = 320 | |||||||||||
| Responders (%) | 62,3 | 66,7 | 36,9 | ||||||||
| p-waarde versus placebo | < 0,001 | < 0,001 | |||||||||
Afkortingen: ITT = intent to treat (intentie om te behandelen)
Figuur 2. Het percentage patiënten in CENTURION dat binnen 2 uur vrij was van migrainepijn
‡ Statistische significantie voor 200 mg LTN vs. placebo; † Statistische significantie voor 100 mg LTN vs. placebo
Afkortingen: LTN = lasmiditan
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met RAYVOW in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van migrainehoofdpijnen (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening wordt lasmiditan snel geabsorbeerd met een mediane tmax van 1,8 uur. Bij patiënten met migraine was de farmacokinetiek van lasmiditan niet anders tijdens een migraineaanval dan tijdens de periode tussen migraineaanvallen. Op basis van de resultaten van de farmacokinetische populatieanalyse wordt voorspeld dat de absolute biologische beschikbaarheid 50% tot 58% zal zijn over het klinische doseringsgebied van 50 mg tot 200 mg. Gelijktijdige toediening van lasmiditan met een vetrijke maaltijd verhoogde de gemiddelde Cmax- en AUC-waarden van lasmiditan met respectievelijk 22% en 19%, de mediane tmax werd met 1 uur vertraagd. Dit verschil in blootstelling is naar verwachting niet klinisch relevant. Lasmiditan werd in klinische onderzoeken naar de werkzaamheid toegediend ongeacht voedselinname.
Distributie
De binding aan humane plasma-eiwitten van lasmiditan is ongeveer 55% tot 60% en onafhankelijk van de concentratie tussen 15 en 500 ng/ml. Het geschatte gemiddelde distributievolume was 304 l.
Biotransformatie
Het metabolisme van lasmiditan verloopt via de lever en extrahepatisch, voornamelijk door niet-CYP-enzymen, met ketonreductie tot S-M8 als de belangrijkste route. De volgende enzymen waren niet betrokken 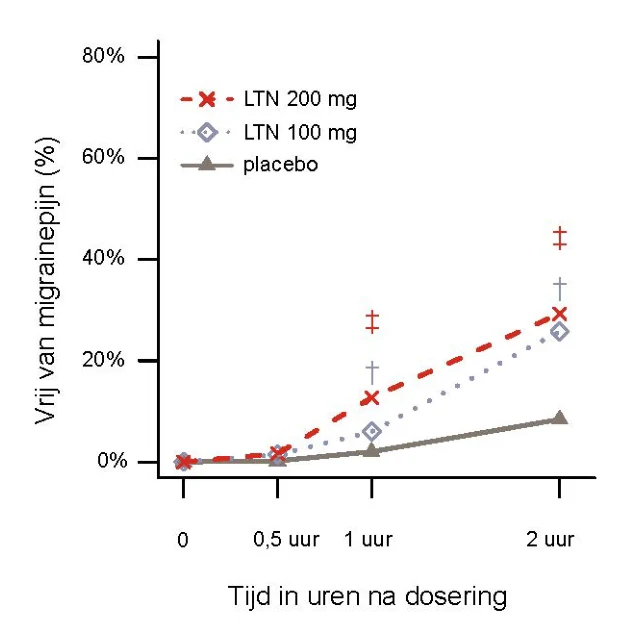 bij het metabolisme van lasmiditan: MAO-A, MAO-B, flavine-bevattende mono-oxygenase 3, CYP450-reductase, xanthine-oxidase, alcoholdehydrogenase, aldehydedehydrogenase en aldo-keto-reductasen.
Lasmiditan wordt ook geoxideerd op de M7-piperidinering. In vergelijking met lasmiditan zijn de metabolieten farmacologisch inactief. Lasmiditan is in vitro een substraat van P-gp.
Lasmiditan en zijn belangrijkste metabolieten zijn in vitro inductoren van CYP-enzymen. Lasmiditan remt CYP2D6 in vitro. Lasmiditan en zijn belangrijkste metaboliet remmen MAO-A niet. Lasmiditan remt P-gp, BCRP- en OCT1-effluxtransporteiwitten in vitro. Lasmiditan remt OCT2, MATE1 en MATE2-K renale transporteiwitten in vitro.
Een klinisch geneesmiddelinteractieonderzoek geeft aan dat lasmiditan een zwakke remmer van P-gp is (zie rubriek 4.5 ).
Eliminatie
Lasmiditan werd geëlimineerd met een geometrisch gemiddelde t½-waarde van ongeveer 5,7 uur. Bij een dagelijkse dosering werd geen accumulatie van lasmiditan waargenomen. De geschatte gemiddelde totale lichaamsklaring was 66,2 l/u. Lasmiditan vertoont over het algemeen een lineaire farmacokinetiek over het klinische doseringsgebied van 50 tot 200 mg. Lasmiditan wordt voornamelijk metabool geëlimineerd. De uitscheiding via de nieren als route voor de klaring van lasmiditan is gering, waarbij ongeveer 3% van de dosis lasmiditan onveranderd wordt teruggevonden in de urine. Metaboliet S-M8 vertegenwoordigde ongeveer 66% van de dosering in de urine, waarbij het merendeel binnen 48 uur na toediening werd teruggevonden.
Speciale populaties
Leeftijd, geslacht, ras, etniciteit en lichaamsgewicht
In een farmacokinetische populatieanalyse van lasmiditan hadden leeftijd, geslacht, ras, etniciteit en lichaamsgewicht geen significant effect op de blootstelling. In een onderzoek had het geslacht een effect op de farmacokinetiek van lasmiditan met een hogere Cmax (~ 20 - 30%) en AUC (~ 30%) bij vrouwen dan bij mannen, ongeacht of lasmiditan werd toegediend na voedselinname of op nuchtere maag. Er is geen dosisaanpassing nodig op basis van leeftijd, geslacht, ras, etniciteit of lichaamsgewicht.
Nierfunctiestoornis
Toediening van lasmiditan aan proefpersonen met ernstige nierfunctiestoornis (eGFR < 30 ml/min/1,73 m2) liet een 18% hogere blootstelling in AUC (0-∞) en 13% hogere Cmax zien, vergeleken met proefpersonen met een normale nierfunctie. Dit verschil in blootstelling is naar verwachting niet klinisch significant. Er is geen dosisaanpassing nodig bij patiënten met een lichte, matige of ernstige nierfunctiestoornis.
Leverfunctiestoornis
Bij proefpersonen met een lichte en matige leverfunctiestoornis (respectievelijk Child Pugh-klasse A en B) was de blootstelling aan lasmiditan respectievelijk 11% en 35% hoger (AUC [0-∞]) dan bij proefpersonen met een normale leverfunctie. De Cmax was respectievelijk 19% en 33% hoger bij proefpersonen met een lichte en matige leverfunctiestoornis. Dit verschil in blootstelling is naar verwachting niet klinisch significant. Er is geen dosisaanpassing nodig bij patiënten met een lichte of matige leverfunctiestoornis. Het gebruik van lasmiditan is niet onderzocht bij proefpersonen met een ernstige leverfunctiestoornis en daarom wordt het gebruik niet aanbevolen bij deze populatie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Carcinogeniteit werd beoordeeld in een twee jaar durend onderzoek bij ratten en een in een zes maanden durend onderzoek bij transgene muizen. Bij ratten werd een toename van aan hypofysetumor gerelateerde sterfgevallen waargenomen bij mannelijke ratten. De relevantie van deze bevindingen met betrekking tot het risico voor de mens is niet bekend. Bij muizen werd geen bewijs van carcinogeniteit gezien.
Lasmiditan was niet genotoxisch op basis van resultaten van de Ames-test bij bacteriën, een onderzoek naar chromosoomafwijkingen in ovariumcellen van Chinese hamsters en micronucleusonderzoeken bij muizen.
Ontwikkelings- en reproductietoxiciteit
In onderzoeken bij ratten waren er geen effecten op de mannelijke of vrouwelijke vruchtbaarheid.
In embryofoetale ontwikkelingsonderzoeken met ratten en konijnen kwamen een verminderd foetaal lichaamsgewicht en skeletafwijkingen voor; bij konijnen was er een lichte toename van post-implantatieverlies (embryofoetale mortaliteit) en er kwamen foetale cardiovasculaire defecten (misvormingen) voor met een lage incidentie. De blootstelling bij de doses zonder waarneembare schadelijke effecten van 175 mg/kg/dag (ratten) en 75 mg/kg/dag (konijnen) was respectievelijk ongeveer 37 en 1,5 maal zo hoog als het niveau waaraan mensen worden blootgesteld bij een dosering van 200 mg.
In een pre- en postnataal onderzoek bij ratten werden een verlengde draagtijd en bevalling, een verhoogd aantal doodgeboren jongen en een grotere frequentie van postnatale sterfte waargenomen bij de hoogst geteste dosering van 225 mg/kg/dag. Bij dit hoge blootstellingsniveau hield een tijdens de fase vóór het spenen bij beide geslachten waargenomen afname van het gemiddelde lichaamsgewicht van de F1-jongen aan, tijdens de F1-rijpingsfase zonder herstel. De blootstelling bij de doses zonder waarneembare schadelijke effecten van 150 mg/kg/dag was naar schatting ongeveer 19 keer hoger dan het niveau waaraan mensen worden blootgesteld bij een dosering van 200 mg.
Alle effecten traden op bij maternale toxische blootstellingen die de blootstelling bij de mens van een klinische dosering van 200 mg, overschreden.
Uit dieronderzoek is gebleken dat lasmiditan en/of zijn metabolieten werden uitgescheiden in de melk van zogende ratten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Croscarmellosenatrium
Magnesiumstearaat
Gepregelatineerd zetmeel
Natriumlaurylsulfaat
Filmomhulling (50 mg en 200 mg)
Polyvinylalcohol
Titaandioxide (E171)
Macrogol 3350
Talk
Zwart ijzeroxide (E172)
Filmomhulling (100 mg)
Polyvinylalcohol
Titaandioxide (E171)
Macrogol 3350
Talk
Zwart ijzeroxide (E172)
Rood ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Geperforeerde eenheidsblisterverpakkingen van polychloortrifluorethyleen/polyvinylchloride (PCTFE/PVC) verzegeld met een strip van aluminiumfolie in verpakkingen van 2 x 1, 4 x 1, 6 x 1, 12 x 1 en 16 x 1 filmomhulde tabletten.
Geperforeerde eenheidsblisterverpakkingen van polyvinylchloride (PVC) verzegeld met een strip van aluminiumfolie in verpakkingen van 2 x 1, 4 x 1, 6 x 1, 12 x 1 en 16 x 1 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Eli Lilly Nederland B.V., Orteliuslaan 1000, 3528 BD Utrecht, Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RAYVOW 50 mg filmomhulde tabletten
EU/1/21/1587/001
EU/1/21/1587/002
EU/1/21/1587/003
EU/1/21/1587/004
EU/1/21/1587/005
EU/1/21/1587/006
EU/1/21/1587/007
EU/1/21/1587/008
EU/1/21/1587/009
EU/1/21/1587/010
RAYVOW 100 mg filmomhulde tabletten
EU/1/21/1587/011
EU/1/21/1587/012
EU/1/21/1587/013
EU/1/21/1587/014
EU/1/21/1587/015
EU/1/21/1587/016
EU/1/21/1587/017
EU/1/21/1587/018
EU/1/21/1587/019
EU/1/21/1587/020
RAYVOW 200 mg filmomhulde tabletten
EU/1/21/1587/021
EU/1/21/1587/022
EU/1/21/1587/023
EU/1/21/1587/024
EU/1/21/1587/025
EU/1/21/1587/026
EU/1/21/1587/027
EU/1/21/1587/028
EU/1/21/1587/029
EU/1/21/1587/030
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 17 augustus 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.