


SmPC (samenvatting van de productkenmerken) - Qinlock
1. NAAM VAN HET GENEESMIDDEL
QINLOCK 50 mg tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke tablet bevat 50 mg ripretinib.
Hulpstof met bekend effect
Elke tablet bevat 179 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Tablet.
Witte tot gebroken witte ovale tablet van ongeveer 9 × 17 mm met op één zijde het opschrift ‘DC1’.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
QINLOCK is geïndiceerd voor de behandeling van volwassen patiënten met gevorderde gastro-intestinale stromale tumor (GIST) die eerder zijn behandeld met drie of meer kinaseremmers, waaronder imatinib.
4.2 Dosering en wijze van toediening
QINLOCK dient te worden voorgeschreven door artsen die ervaring hebben met de toediening van middelen tegen kanker.
Dosering
De aanbevolen dosis is 150 mg ripretinib (drie tabletten van 50 mg) eenmaal daags, elke dag op hetzelfde tijdstip ingenomen, met of zonder voedsel.
Als de patiënt een dosis QINLOCK heeft overgeslagen en dit binnen 8 uur na het gebruikelijke tijdstip van innemen bemerkt, dient de patiënt geïnstrueerd te worden om de dosis zo snel mogelijk in te nemen en de volgende dosis op het normale geplande tijdstip in te nemen. Als een patiënt meer dan 8 uur na het gebruikelijke tijdstip van innemen een dosis heeft overgeslagen, moet de patiënt worden geïnstrueerd de gemiste dosis niet in te nemen en het gebruikelijke doseringsschema de volgende dag gewoon te hervatten.
In geval van braken na toediening van QINLOCK mag de patiënt geen vervangende dosis innemen en moet hij/zij het doseringsschema de volgende dag op het gebruikelijke tijdstip hervatten.
De behandeling met QINLOCK dient te worden voortgezet zolang er voordeel wordt waargenomen of totdat er sprake is van onaanvaardbare toxiciteit (zie rubriek 4.4).
Aanpassing van de dosering
Op basis van individuele veiligheid en verdraagbaarheid kunnen dosisonderbrekingen of -verlagingen noodzakelijk zijn. De aanbevolen dosisverlaging bij bijwerkingen is 100 mg oraal eenmaal daags.
QINLOCK dient permanent te worden stopgezet bij patiënten die 100 mg oraal eenmaal daags niet verdragen. De aanbevolen dosisaanpassingen voor QINLOCK bij bijwerkingen zijn weergegeven in tabel 1.
Tabel 1: Aanbevolen dosisaanpassingen bij bijwerkingen
| Bijwerking | Ernsta | Dosisaanpassingen van QINLOCK |
Palmoplantair erytrodysesthesiesyndroom (PPES) (zie rubriek 4.4 en 4.8) | Graad 2 |
|
| Graad 3 |
| |
| Hypertensie (zie rubriek 4.4 en 4.8) | Graad 3 |
|
| Graad 4 | Stop permanent. | |
Systolische linkerventrikeldisfunctie (zie rubriek 4.4 en 4.8) | Graad 3 of 4 | Stop permanent. |
| Artralgie of myalgie (zie rubriek 4.8) | Graad 2 |
|
| Graad 3 |
|
| Bijwerking | Ernsta | Dosisaanpassingen van QINLOCK |
| ||
| Andere bijwerkingen (zie rubriek 4.8) | Graad 3 of 4 |
|
a Beoordeeld volgens versie 4.03 van de National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE v4.03).
Gelijktijdig toegediende geneesmiddelen
Gelijktijdig gebruik van geneesmiddelen die sterke of matige CYP3A-inductoren zijn, dient te worden vermeden (zie rubriek 4.4 en 4.5). Als gelijktijdig een sterke of matige CYP3A-inductor moet worden toegediend, kan de doseringsfrequentie van QINLOCK tijdens de periode van gelijktijdige toediening worden verhoogd. Voor sterke inductoren kan de dosis worden verhoogd van 150 mg eenmaal daags tot 150 mg tweemaal daags. Als een patiënt die tweemaal daags QINLOCK inneemt een dosis heeft overgeslagen en dit binnen 4 uur na het gebruikelijke tijdstip van innemen bemerkt, dient de patiënt geïnstrueerd te worden om de gemiste dosis zo snel mogelijk in te nemen en de volgende dosis op het normale geplande tijdstip in te nemen. Als een patiënt meer dan 4 uur na het gebruikelijke tijdstip van innemen een dosis heeft overgeslagen, moet de patiënt worden geïnstrueerd de gemiste dosis niet in te nemen en het gebruikelijke doseringsschema gewoon te hervatten. Nauwlettende controle van de algehele werkzaamheid en veiligheid wordt aanbevolen bij deze patiënten.
Bijzondere populaties
Nierinsufficiëntie
Er wordt geen dosisaanpassing aanbevolen bij patiënten met lichte of matige nierinsufficiëntie (zie rubriek 5.2). Er zijn slechts beperkte klinische gegevens beschikbaar over patiënten met ernstige nierinsufficiëntie [creatinineklaring (CLcr) <30 ml/min]. Er is geen aanbevolen dosis QINLOCK vastgesteld voor patiënten met ernstige nierinsufficiëntie (zie rubriek 5.2).
Leverinsufficiëntie
Er wordt geen dosisaanpassing aanbevolen bij patiënten met lichte (Child-Pugh A), matige (Child-Pugh B) of ernstige leverinsufficiëntie (Child-Pugh C). Gegevens over patiënten met ernstige leverinsufficiëntie zijn beperkt, dus nauwlettende controle van de algehele veiligheid wordt aanbevolen bij deze patiënten.
Ouderen
In klinische onderzoeken werden geen klinisch relevante verschillen waargenomen tussen ouderen (>65 jaar) en jongere patiënten (≤65 en ≥18 jaar) (zie rubriek 5.1).
Pediatrische patiënten
De veiligheid en werkzaamheid van QINLOCK bij kinderen jonger dan 18 jaar zijn niet vastgesteld (zie rubriek 5.1). Er zijn geen gegevens beschikbaar.
Wijze van toediening
QINLOCK is voor oraal gebruik.
De tabletten moeten elke dag op hetzelfde tijdstip met of zonder voedsel worden ingenomen (zie rubriek 5.2).
Voorschrijvende artsen moeten patiënten instrueren de tabletten in hun geheel door te slikken en niet te kauwen, breken of verpulveren. Patiënten mogen de tabletten niet innemen als ze gebroken, gebarsten of anderszins niet intact zijn, aangezien de mogelijke effecten van deze veranderingen niet zijn beoordeeld.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Palmoplantair erytrodysesthesiesyndroom (PPES)
PPES trad op bij patiënten die met ripretinib werden behandeld (zie rubriek 4.8). Op basis van de ernst dient de behandeling met ripretinib te worden gestaakt en vervolgens met dezelfde of een verlaagde dosis te worden hervat (zie rubriek 4.2).
Hypertensie
Bij gebruik van ripretinib werd hypertensie waargenomen (zie rubriek 4.8). Behandeling met ripretinib mag niet worden gestart tenzij de bloeddruk voldoende onder controle is. De bloeddruk dient op klinische indicatie te worden gecontroleerd. Afhankelijk van de ernst dient de behandeling met ripretinib te worden gestaakt en vervolgens met dezelfde of een verlaagde dosis te worden hervat of permanent te worden gestaakt (zie rubriek 4.2).
Hartfalen
Er werd hartfalen (waaronder hartfalen, acuut hartfalen, acuut linkerventrikelfalen en diastolische disfunctie) waargenomen bij gebruik van ripretinib (zie rubriek 4.8). De ejectiefractie moet vóór en tijdens de behandeling met ripretinib op klinische indicatie worden beoordeeld met een echocardiogram of een ‘multiple-gated acquisition’-scan (MUGA-scan). De behandeling met ripretinib dient permanent te worden gestaakt bij systolische linkerventrikeldisfunctie van graad 3 of 4 (zie rubriek 4.2). De veiligheid van ripretinib is niet beoordeeld bij patiënten met een linkerventriculaire ejectiefractie bij baseline van minder dan 50%.
Huidmaligniteiten
Cutaan plaveiselcelcarcinoom (CuSCC) en melanoom werden gemeld bij patiënten die ripretinib toegediend kregen (zie rubriek 4.8). Bij het starten van de behandeling met ripretinib en regelmatig tijdens de behandeling moeten dermatologische evaluaties worden uitgevoerd. Verdachte huidlaesies moeten worden behandeld met excisie en dermatopathologische evaluatie. De behandeling met ripretinib moet met dezelfde dosis worden voortgezet.
Complicaties bij wondgenezing
Er zijn geen formele studies uitgevoerd om het effect van ripretinib op de wondgenezing te beoordelen. Er kunnen complicaties bij de wondgenezing optreden bij patiënten die geneesmiddelen krijgen die de signaleringsroute van de vasculaire endotheliale groeifactor (VEGF-signaleringsroute) remmen. Daarom kan ripretinib een negatief effect hebben op de wondgenezing.
De behandeling met ripretinib moet gedurende ten minste 3 dagen vóór en na een kleine operatie en ten minste 5 dagen vóór en na een grote operatie worden gestaakt. Daarna kan ripretinib na een operatie worden hervat als uit een klinische beoordeling blijkt dat er sprake is van adequate wondgenezing.
Embryofoetale toxiciteit
Op basis van bevindingen uit onderzoek met dieren kan ripretinib schade aan de foetus veroorzaken wanneer het wordt toegediend aan zwangere vrouwen (zie rubriek 4.6 en 5.3). Het wordt aanbevolen vrouwen te adviseren zwangerschap te voorkomen terwijl ze ripretinib gebruiken. De zwangerschapsstatus van vrouwen die zwanger kunnen worden, dient vóór en tijdens de behandeling met ripretinib te worden gecontroleerd. Vrouwen die zwanger kunnen worden en mannen met vrouwelijke partners die zwanger kunnen worden, moeten tijdens de behandeling en gedurende ten minste 1 week na de laatste dosis ripretinib effectieve anticonceptie gebruiken (zie rubriek 4.6 en 5.3). De effecten van ripretinib op anticonceptiesteroïden zijn niet onderzocht. Als systemische anticonceptiesteroïden worden gebruikt, moet daarnaast een barrièremethode als anticonceptie worden toegepast.
Fototoxiciteit
Ripretinib vertoont een potentieel voor fototoxiciteit (zie rubriek 5.3). Het wordt aanbevolen patiënten te adviseren om blootstelling aan direct zonlicht, zonnelampen en andere bronnen van ultraviolette straling te vermijden of tot een minimum te beperken vanwege het risico op fototoxiciteit dat met ripretinib in verband wordt gebracht. Patiënten moeten worden geïnstrueerd om beschermende kleding (lange mouwen en hoed) en zonnebrandcrème met een hoge zonbeschermingsfactor (SPF) te gebruiken.
CYP3A-remmers en -inductoren
Ripretinib is een CYP3A-substraat. Gelijktijdige toediening van ripretinib met de sterke CYP3A-remmer en P-glycoproteïneremmer (P-gp-remmer) itraconazol leidde tot een toename van de plasmablootstelling aan ripretinib (zie rubriek 4.5). Voorzichtigheid is geboden bij gelijktijdige toediening van ripretinib met middelen die sterke CYP3A- en P-gp-remmers zijn.
Gelijktijdige toediening van ripretinib met de sterke CYP3A-inductor rifampicine leidde tot een afname van de plasmablootstelling aan ripretinib. Daarom moet chronische toediening van middelen die sterke of matige CYP3A-inductoren zijn in combinatie met ripretinib worden vermeden (zie rubriek 4.2 en 4.5).
Belangrijke informatie over enkele hulpstoffen
QINLOCK bevat lactose. Patiënten met zeldzame erfelijke aandoeningen zoals galactose-intolerantie, totale lactasedeficiëntie of glucose-galactosemalabsorptie mogen dit geneesmiddel niet innemen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Zowel ripretinib als de actieve metaboliet DP-5439 wordt voornamelijk geklaard door CYP3A4/5 en zijn substraten van P-gp en borstkankerresistentie-eiwit (BCRP).
Effect van andere geneesmiddelen op ripretinib
Effect van sterke CYP3A/P-gp-remmers
Gelijktijdige toediening van itraconazol (een sterke CYP3A-remmer) en een P-gp-remmer verhoogde de Cmax van ripretinib met 36% en de AUC0-∞ met 99%. De Cmax van DP-5439 bleef ongewijzigd; de AUC0-∞ steeg met 99%. Sterke remmers van CYP3A/P-gp (bijv. ketoconazol, erytromycine, claritromycine, itraconazol, ritonavir, posaconazol en voriconazol) moeten met voorzichtigheid worden gebruikt en patiënten moeten worden gecontroleerd. Het nuttigen van grapefruitsap wordt niet aanbevolen.
Effect van CYP3A-inductoren
Gelijktijdige toediening van QINLOCK met de sterke CYP3A-inductor rifampicine verlaagde de Cmax van ripretinib met 18% en de AUC0-∞ met 61%, verlaagde de AUC0-∞ van DP-5439 met 57% en verhoogde de Cmax van DP-5439 met 37%.
Gelijktijdig gebruik van QINLOCK met sterke CYP3A-inductoren (bijv. carbamazepine, fenytoïne, rifampicine, fenobarbital en sint-janskruid) en matige CYP3A-inductoren (bijv. efavirenz en etravirine) moet daarom worden vermeden. Als gelijktijdig een sterke of matige CYP3A-inductor moet worden toegediend, kan de doseringsfrequentie van QINLOCK worden verhoogd tijdens de periode van gelijktijdige toediening. Voor sterke inductoren kan de dosis worden verhoogd van 150 mg eenmaal daags tot 150 mg tweemaal daags. Als een patiënt die tweemaal daags QINLOCK inneemt, een dosis heeft overgeslagen en dit binnen 4 uur na het gebruikelijke tijdstip van innemen bemerkt, dient de patiënt geïnstrueerd te worden om de gemiste dosis zo snel mogelijk in te nemen en de volgende dosis op het normale geplande tijdstip in te nemen. Als een patiënt meer dan 4 uur na het gebruikelijke tijdstip van innemen een dosis heeft overgeslagen, moet de patiënt worden geïnstrueerd de gemiste dosis niet in te nemen en het gebruikelijke doseringsschema gewoon te hervatten. Er moet worden gecontroleerd op klinische respons en verdraagbaarheid.
Effect van zuurremmende middelen
Er werden geen klinisch significante verschillen waargenomen in de plasmablootstelling aan ripretinib en DP-5439 wanneer QINLOCK gelijktijdig met pantoprazol (een protonpompremmer) werd toegediend.
Geneesmiddeltransporteiwitsystemen
Op basis van in-vitro-gegevens dienen geneesmiddelen die BCRP remmen (bijv. ciclosporine A, eltrombopag) met voorzichtigheid te worden gebruikt in combinatie met QINLOCK, aangezien verhoogde plasmaconcentraties van ripretinib of DP-5439 kunnen optreden.
Effect van ripretinib op andere geneesmiddelen
CYP-isoform-selectieve substraten
Ripretinib is een zwakke remmer van CYP2C8. Gelijktijdige toediening van QINLOCK met repaglinide (een gevoelig indexsubstraat voor CYP2C8) verhoogde de AUC0-∞ van repaglinide met 26%. De Cmax van repaglinide bleef ongewijzigd; daarom is dosisaanpassing niet nodig.
Gelijktijdige toediening van QINLOCK en midazolam (een gevoelig probesubstraat voor CYP3A4) had geen gevolgen voor de farmacokinetiek van midazolam en 1-hydroxymidazolam; daarom is dosisaanpassing niet nodig als QINLOCK gelijktijdig met CYP3A4-substraten wordt toegediend. Ripretinib en DP-5439 induceerden in vitro CYP2B6. Gelijktijdige toediening van ripretinib met CYP2B6-substraten met een smalle therapeutische index (bijv. efavirenz) kan leiden tot verlies van de werkzaamheid.
Ripretinib en DP-5439 downreguleren CYP1A2 in vitro. Gelijktijdige toediening van ripretinib met CYP1A2-substraten met een smalle therapeutische index (bijv. tizanidine) kan leiden tot verhoogde concentraties en controle wordt aanbevolen.
UGT1A-substraten
In-vitro-onderzoeken duidden erop dat ripretinib een remmer is van UGT1A1, UGT1A3, UGT1A4, UGT1A7 en UGT1A8. QINLOCK dient met voorzichtigheid te worden gebruikt in combinatie met klinische substraten van UGT1A-enzymen (bijv. bictegravir, cabotegravir, dolutegravir, raltegravir, lamotrigine), aangezien gelijktijdige toediening kan leiden tot een verhoogde blootstelling aan deze substraten. Er is geen klinisch onderzoek met UGT1A-substraten uitgevoerd.
Geneesmiddeltransporteiwitsystemen
In-vitro-onderzoeken duidden erop dat ripretinib een remmer is van P-gp en BCRP. DP-5439 is een substraat voor P-gp en BCRP. DP-5439 is een remmer van BCRP en MATE-1 (‘multidrug and toxin extrusion protein’-1).
Geneesmiddelen die P-gp-substraten zijn met smalle therapeutische indices (bijv. digoxine, dabigatranetexilaat) moeten met voorzichtigheid worden gebruikt in combinatie met QINLOCK vanwege de kans op verhoogde plasmaconcentraties van deze substraten.
QINLOCK dient met voorzichtigheid te worden gebruikt in combinatie met BCRP-substraten (bijv. rosuvastatine, sulfasalazine en irinotecan) en MATE-1-substraten (bijv. metformine), aangezien gelijktijdige toediening van QINLOCK met BCRP- en MATE-1-substraten kan leiden tot een verhoogde blootstelling hieraan. Er is geen klinisch onderzoek uitgevoerd met BCRP‑ of MATE-1-substraten.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie voor mannen en vrouwen
Vrouwen die zwanger kunnen worden en mannen met vrouwelijke partners die zwanger kunnen worden, moeten worden geïnformeerd dat QINLOCK schade aan de foetus kan veroorzaken en moeten zorgen voor effectieve anticonceptie tijdens de behandeling en gedurende ten minste 1 week na de laatste dosis QINLOCK (zie rubriek 4.4).
De zwangerschapsstatus van vrouwen die zwanger kunnen worden, dient vóór en tijdens de behandeling met QINLOCK te worden gecontroleerd
De effecten van QINLOCK op anticonceptiesteroïden zijn niet onderzocht. Er moet een barrièremethode worden toegevoegd als systemische steroïden worden gebruikt voor anticonceptie.
Zwangerschap
Er zijn geen gegevens over het gebruik van ripretinib bij zwangere vrouwen. Op basis van het werkingsmechanisme wordt vermoed dat ripretinib schade aan de foetus veroorzaakt wanneer het tijdens de zwangerschap wordt toegediend en uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 4.4 en 5.3). QINLOCK mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met ripretinib noodzakelijk maakt.
Borstvoeding
Het is niet bekend of ripretinib/metabolieten in de moedermelk wordt/worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met QINLOCK en gedurende ten minste 1 week na de laatste dosis.
Vruchtbaarheid
Er zijn geen gegevens over het effect van ripretinib op de vruchtbaarheid bij de mens. Op basis van de bevindingen van onderzoek bij dieren kan de mannelijke en vrouwelijke vruchtbaarheid worden aangetast door behandeling met QINLOCK (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
QINLOCK heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bij sommige patiënten is na toediening van QINLOCK vermoeidheid gemeld. Als een patiënt vermoeidheid ervaart, kan dit zijn/haar rijvaardigheid of vermogen om machines te bedienen beïnvloeden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In het dubbelblind, gerandomiseerd (2:1), placebogecontroleerd fase 3-onderzoek (INVICTUS) werden 129 deelnemers met een diagnose van gevorderde GIST bij wie ten minste drie goedgekeurde eerdere behandellijnen niet waren aangeslagen, gerandomiseerd naar QINLOCK (n=85) of placebo (n=44) (zie rubriek 5.1). In fase 1-onderzoek DCC-2618-01-001 werden in totaal 277 patiënten met gevorderde maligniteiten opgenomen en werden 218 patiënten behandeld met de aanbevolen fase 2-dosis van 150 mg QINLOCK eenmaal daags.
De mediane duur van de behandeling met QINLOCK in de dubbelblinde periode van het INVICTUS-onderzoek was 5,49 maanden.
De meest voorkomende bijwerkingen (≥25%) bij patiënten behandeld met QINLOCK in de samengevoegde veiligheidspopulatie (n=392) waren vermoeidheid (51,0%), alopecia (50,8%), misselijkheid (39,8%), myalgie (37,8%), obstipatie (37,2%), diarree (32,7%), PPES (29,8%), gewichtsafname (26,5%) en braken (25,8%).
Bijwerkingen (≥10 tot <25%) waargenomen bij patiënten behandeld met QINLOCK in de samengevoegde veiligheidspopulatie (n=392) waren verhoogde lipase (23,7%), spierspasmen (23,7%), artralgie (21,2%), hoofdpijn (20,7%), dyspneu (20,2%), hypertensie (19,4%), droge huid (17,6%), rugpijn (15,6%), hoesten (15,6%), verhoogde bilirubine in het bloed (14,0%), perifeer oedeem (13,8%), hypofosfatemie (12,2%), pijn in ledematen (12,0%), pruritus (11,0%) en seborroïsche keratose (11,0%).
Bijwerkingen van graad 3/4 (≥2%) waargenomen bij patiënten behandeld met QINLOCK in de samengevoegde veiligheidspopulatie (n=392) waren verhoogde lipase (14,8%), anemie (14,0%), buikpijn (8,2%), hypertensie (6,9%), vermoeidheid (4,1%), hypofosfatemie (4,1%), braken (2,6%), dyspneu (2,0%), diarree (2,0%) en verhoogde bilirubine in het bloed (2,0%). Ernstige bijwerkingen (≥1%) waargenomen bij patiënten behandeld met QINLOCK waren anemie (3,8%), dyspneu (2,3%), braken (2,0%), misselijkheid (1,8%), vermoeidheid (1,5%), verhoogde bilirubine in het bloed (1,3%), obstipatie (1,0%) en spierzwakte (1,0%).
Tabel met de lijst van bijwerkingen
Het algehele veiligheidsprofiel van QINLOCK is gebaseerd op samengevoegde gegevens van 392 patiënten (samengevoegde veiligheidspopulatie) die ten minste 1 dosis QINLOCK toegediend kregen. Er werden twee klinische onderzoeken uitgevoerd met QINLOCK bij volwassen patiënten met gevorderde maligniteiten en deze vormen de primaire basis van de algehele veiligheidsbeoordeling: een fase 3-hoofdonderzoek bij volwassen patiënten met GIST, onderzoek DCC-2618-03-001 (INVICTUS) (zie rubriek 5.1), en een open-label, ‘first-in-human’-onderzoek bij volwassen patiënten met gevorderde maligniteiten (onderzoek DCC-2618-01-001).
De dubbelblinde periode van het INVICTUS-onderzoek vormde de primaire basis voor het vaststellen van de bijwerkingen. De tijdens de behandeling optredende bijwerkingen die in de QINLOCK-arm ten minste 5% hoger waren dan in de placebo-arm en de bijwerkingen die in de QINLOCK-arm ten minste 1,5 keer hoger waren dan in de placebo-arm werden in INVICTUS als bijwerkingen beschouwd. Tijdens het INVICTUS-onderzoek vastgestelde bijwerkingen die tijdens de behandeling optraden, werden ook beoordeeld in de samengevoegde veiligheidspopulatie (n=392). Deze voorvallen werden op basis van de beoordeling van de initiatiefnemer als bijwerkingen beschouwd. Ze zijn ingedeeld volgens systeem/orgaanklasse en de meest toepasselijke MedDRA-term wordt gebruikt om een bepaalde reactie, de synoniemen ervan en verwante aandoeningen te beschrijven.
De ernst van de bijwerkingen werd beoordeeld op basis van de gemeenschappelijke terminologiecriteria voor bijwerkingen (Common Terminology Criteria for Adverse Events, CTCAE), d.w.z. graad 1 = licht, graad 2 = matig, graad 3 = ernstig, graad 4 = levensbedreigend, graad 5 = overlijden.
De frequenties worden gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald), en worden in tabel 2 weergegeven. Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 2: Bijwerkingen gemeld in INVICTUS en onderzoek DCC-2618-01-001
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | |
| Zeer vaak | Seborroïsche keratose |
| Vaak | Melanocytische naevus, huidpapilloma, plaveiselcelcarcinoom van de huida, fibreus histiocytoom |
| Soms | Maligne melanoom |
| Endocriene aandoeningen | |
| Vaak | Hypothyreoïdie |
| Voedings‑ en stofwisselingsstoornissen | |
| Zeer vaak | Hypofosfatemie |
| Psychische stoornissen | |
| Vaak | Depressie |
| Zenuwstelselaandoeningen | |
| Zeer vaak | Hoofdpijn |
| Vaak | Perifere sensorische neuropathie |
| Hartaandoeningen | |
| Vaak | Hartfalenb, tachycardie |
| Bloedvataandoeningen | |
| Zeer vaak | Hypertensiec |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Zeer vaak | Dyspneu, hoesten |
| Maagdarmstelselaandoeningen | |
| Zeer vaak | Misselijkheid, obstipatie, diarree, braken |
| Vaak | Stomatitis, pijn in de bovenbuik |
| Huid- en onderhuidaandoeningen | |
| Zeer vaak | Alopecia, PPES, droge huid, pruritus |
| Vaak | Hyperkeratose, maculopapuleuze huiduitslag, gegeneraliseerde pruritus, acneïforme dermatitis |
| Skeletspierstelsel‑ en bindweefselaandoeningen | |
| Zeer vaak | Myalgie, spierspasmen, artralgie, rugpijn, pijn in ledematen |
| Vaak | Spierzwakte, musculoskeletale pijn op de borst |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Zeer vaak | Vermoeidheid, perifeer oedeem |
| Onderzoeken | |
| Zeer vaak | Gewichtsafname, verhoogde lipase, verhoogde bilirubine in het bloed |
| Vaak | Verhoogde concentratie alanine-aminotransferase |
a Plaveiselcelcarcinoom van de huid (plaveiselcelcarcinoom van de huid, keratoacanthoom, plaveiselcelcarcinoom van het hoofd-halsgebied).
b Hartfalen (hartfalen, acuut linkerventrikelfalen, acuut hartfalen, diastolische disfunctie) c Hypertensie (hypertensie, verhoogde bloeddruk)
Beschrijving van geselecteerde bijwerkingen
Palmoplantair erytrodysesthesiesyndroom (PPES)
In de dubbelblinde periode van het INVICTUS-onderzoek werd PPES gemeld bij 19 van de 85 patiënten (22,4%) in de QINLOCK-arm en bij geen van de patiënten in de placebo-arm. PPES leidde bij 1,2% van de patiënten tot stopzetting van de dosis, bij 3,5% van de patiënten tot dosisonderbreking en bij 2,4% van de patiënten tot dosisverlaging. Alle voorvallen waren licht of matig van ernst (58% graad 1 en 42% graad 2).
In de samengevoegde veiligheidspopulatie trad PPES op bij 29,8% van de 392 patiënten, waaronder bijwerkingen van graad 3 bij 0,5%. De mediane tijd tot aanvang en de duur van het eerste voorval was respectievelijk 8,1 weken (spreiding: 0,3 tot 112,1 weken) en 24,3 weken (spreiding: 0,9 tot 191,7 weken). Zie rubriek 4.2 en 4.4 voor aanvullende informatie.
Hypertensie
In de dubbelblinde periode van het INVICTUS-onderzoek was er een hogere incidentie van hypertensie (alle voorvallen ongeacht de causaliteit) bij patiënten die met QINLOCK werden behandeld (15,3%) ten opzichte van 4,7% bij patiënten die placebo kregen.
In de samengevoegde veiligheidspopulatie trad hypertensie op bij 19,4% van de 392 patiënten, waaronder bijwerkingen van graad 3 bij 6,9%. Zie rubriek 4.2 en 4.4 voor aanvullende informatie.
Hartfalen
In de dubbelblinde periode van het INVICTUS-onderzoek trad hartfalen (alle voorvallen ongeacht de causaliteit) op bij 1,2% van de 85 patiënten die QINLOCK kregen. Hartfalen leidde tot stopzetting van de dosis bij 1,2% van de 85 patiënten die QINLOCK kregen.
In de samengevoegde veiligheidspopulatie trad hartfalen op bij 1,5% van de 392 patiënten, waaronder bijwerkingen van graad 3 bij 1,0%.
In de samengevoegde veiligheidspopulatie kregen 299 van de 392 patiënten een echocardiogram bij baseline en ten minste één echocardiogram na baseline. Verminderde linkerventrikelejectiefractie van graad 3 kwam voor bij 2,0% van de 299 patiënten.
Zie rubriek 4.4 voor aanvullende informatie.
Huidmaligniteiten
In de dubbelblinde periode van het INVICTUS-onderzoek werd CuSCC (alle voorvallen ongeacht de causaliteit) gemeld bij 5,9% van de 85 patiënten die QINLOCK kregen. Bij met placebo behandelde patiënten werd geen CuSCC van de huid gemeld. Zie rubriek 4.2 en 4.4 voor aanvullende informatie.
In de samengevoegde veiligheidspopulatie trad CuSCC op bij 8,7% van de 392 patiënten, waaronder bijwerkingen van graad 3 bij 0,5%.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifiek antidotum bekend voor overdosering met QINLOCK.
In geval van vermoedelijke overdosering moet de toediening van QINLOCK onmiddellijk worden stopgezet, moet optimale ondersteunende zorg worden gestart door een professionele zorgverlener en moet de patiënt worden geobserveerd tot klinische stabilisatie.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, andere proteïnekinaseremmers; ATC-code: L01EX19
Werkingsmechanisme
Ripretinib is een nieuwe tyrosinekinaseremmer die KIT proto-oncogene receptortyrosinekinase en PDGFRA-kinase remt, met inbegrip van wild-type, primaire en secundaire mutaties. Ripretinib remt in vitro ook andere kinasen, zoals PDGFRB, TIE2, VEGFR2 en BRAF.
Klinische werkzaamheid en veiligheid
INVICTUS (onderzoek DCC-2618-03-001)
De werkzaamheid en veiligheid van QINLOCK werden beoordeeld in een gerandomiseerd (2:1), dubbelblind, placebo-gecontroleerd onderzoek (INVICTUS) bij patiënten met inoperabele, lokaal gevorderde of gemetastaseerde GIST die eerder waren behandeld met of intolerant waren voor ten minste drie eerdere kankertherapieën, waaronder behandeling met imatinib, sunitinib en regorafenib. De randomisatie werd gestratificeerd naar eerdere behandellijnen (3 t.o.v. ≥4) en de prestatiestatus van de Eastern Cooperative Oncology Group (ECOG) (0 t.o.v. 1 of 2).
De primaire werkzaamheidsuitkomstmaat was progressievrije overleving (PFS) op basis van ziektebeoordeling door middel van een geblindeerde onafhankelijke centrale beoordeling (BICR) met gebruikmaking van aangepaste RECIST 1.1-criteria, waarbij lymfeknopen en botlaesies geen doellaesies waren en een progressief groeiende nieuwe tumornodule binnen een reeds bestaande tumormassa moet voldoen aan specifieke criteria om te worden beschouwd als ondubbelzinnig bewijs van progressie. Secundaire werkzaamheidseindpunten waren onder andere het objectieve responspercentage (ORR) op basis van BICR, de totale overleving (OS) en de door de patiënt gemelde gezondheidstoestand, fysieke functie (PF) en rolfunctie (RF).
De deelnemers werden gerandomiseerd en kregen 150 mg QINLOCK (n=85) of placebo (n=44) eenmaal daags oraal toegediend in continue cycli van 28 dagen. De behandeling werd voortgezet tot ziekteprogressie of onaanvaardbare toxiciteit. De individuele behandelarmen waren ongeblindeerd ten tijde van de ziekteprogressie zoals beoordeeld op basis van de BICR-beoordeling en alle patiënten in de placebo-arm werd aangeboden over te schakelen op QINLOCK.
De demografische kenmerken waren mediane leeftijd van 60 jaar (29 tot 83 jaar), met 79 (61,2%) van de patiënten in de leeftijd van 18-64 jaar, 32 (24,8%) van de patiënten in de leeftijd van 65-74 jaar en 18 (13,9%) van de patiënten in de leeftijd van ≥75 jaar (er werden geen patiënten ≥85 jaar gerandomiseerd), mannen (56,6%), wit (75,2%) en ECOG-prestatiestatus van 0 (41,9%), 1 (49,6%), of 2 (8,5%). Drieënzestig procent (63%) van de patiënten had eerder drie therapieën ontvangen en ongeveer 37% vier of meer therapieën. Zesenzestig procent (66%) van de patiënten die gerandomiseerd waren naar placebo, ging tijdens de open-labelperiode over op QINLOCK.
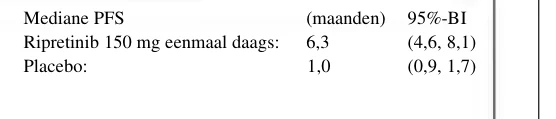
Bij de primaire analyse (sluitingsdatum gegevens 31 mei 2019) werd QINLOCK in het INVICTUS-onderzoek vergeleken met placebo. In alle beoordeelde subgroepen van patiënten bleek QINLOCK voordeel te hebben voor PFS. De mediane PFS, bepaald op basis van BICR (maanden) (95%-BI) was 6,3 (4,6, 6,9) voor QINLOCK t.o.v. 1,0 (0,9, 1,7) voor placebo, HR (95%-BI) 0,15 (0,09, 0,25), p-waarde <0,0001. Het secundaire eindpunt ORR (%) was 9,4 (4,2, 18) voor QINLOCK t.o.v. 0 (0, 8) voor placebo, p-waarde 0,0504 en niet statistisch significant. De mediane OS (maanden) (95%-BI) was 15,1 (12,3, 15,1) voor QINLOCK t.o.v. 6,6 (4,1, 11,6) voor placebo, nominale p-waarde 0,0004. De OS werd niet beoordeeld op statistische significantie als gevolg van de sequentiële testprocedure voor de secundaire eindpunten van ORR en OS.
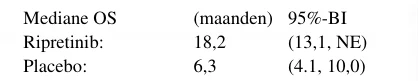
De PFS-, ORR- en OS-resultaten van een recentere sluitingsdatum (10 augustus 2020) zijn weergegeven in tabel 3 en figuur 1 en 2. De PFS-resultaten voor de verschillende subgroepen waren vergelijkbaar op basis van leeftijd, geslacht, regio, ECOG-status en aantal eerdere behandellijnen.
Tabel 3: Werkzaamheidsresultaten INVICTUS (per 10 augustus 2020) 

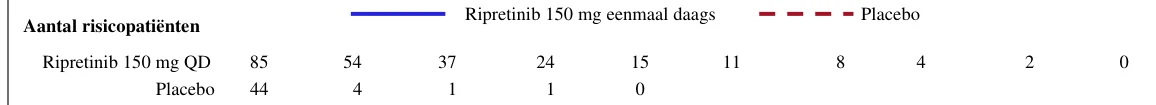
| QINLOCK | Placebo | ||||||
| (n = 85) | (n = 44) | ||||||
| PFSa | |||||||
| Aantal voorvallen (%) | 68 (80) | 37 (84) | |||||
| Progressieve ziekte | 62 (73) | 32 (73) | |||||
| Sterfgevallen | 6 (7) | 5 (11) | |||||
| Mediane PFS (maanden) (95%-BI) | 6,3 (4,6, 8,1) | 1,0 (0,9, 1,7) | |||||
| HR (95%-BI)b | 0,16 (0,10, 0,27) | ||||||
| ORRa | |||||||
| ORR (%) | 11,8 | 0 | |||||
| (95%-BI) | (5,8, 20,6) | (0, 8) | |||||
| OS | |||||||
| Aantal sterfgevallen (%) | 44 (52) | 35 (80) | |||||
| Mediane OS (maanden) (95%-BI) | 18,2 (13,1, NE) | 6,3 (4,1, 10,0) | |||||
| HR (95%-BI)b | 0,42 (0,27, 0,67) | ||||||
| BICR = geblindeerde onafhankelijke centrale beoordeling; BI = betrouwbaarheidsinterval; HR = | |||||||
| hazardratio; ORR = objectief responspercentage; NE = niet te schatten; PFS = progressievrije | |||||||
| overleving; OS = totale overleving | |||||||
a Beoordeeld op basis van BICR.
b De hazardratio is gebaseerd op het Cox-proportionele-regressiemodel. Dit model omvat stratificatiefactoren voor de behandeling en randomisatie als vaste factoren.
Figuur 1: Kaplan-Meiercurve m.b.t. progressievrije overleving INVICTUSa
a sluitingsdatum gegevens 10 augustus 2020; QD = eenmaal daags
Progressievrije overleving (maanden)
Ripretinib 150 mg eenmaal daags Placebo Aantal risicopatiënten
Ripretinib 150 mg QD 85 54 37 24 15 11 8 4 2 0
Placebo 44 4 1 1 0 Figuur 2: Kaplan-Meiercurve m.b.t. totale overleving INVICTUSa
a sluitingsdatum gegevens 10 augustus 2020; NE = niet te schatten
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met QINLOCK in alle subgroepen van pediatrische patiënten met GIST (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Ripretinib bereikt maximale plasmaconcentraties na een mediaan van 4 uur na orale toediening van een enkelvoudige dosis ripretinib 150 mg (toegediend als drie tabletten die elk 50 mg bevatten). De gemiddelde (CV%) AUC0-∞ na een enkelvoudige dosis van 150 mg ripretinib was 9.856 (39%) en 8.146 (56%) ng•u/ml voor respectievelijk ripretinib en DP-5439.
Toediening met een vetrijke maaltijd verhoogde de AUC0-24 en Cmax van ripretinib met respectievelijk 30% en 22%. De AUC0-24 en Cmax van DP-5439 waren respectievelijk 47% en 66% hoger.
Distributie
Zowel ripretinib als de actieve metaboliet DP-5439 bindt zich voor ≥99% aan plasma-eiwitten. Het gemiddelde (CV%) schijnbare distributievolume (Vss/F) is ongeveer 302 (35%) liter voor ripretinib en 491 (38%) liter voor DP-5439.
Biotransformatie
CYP3A4/5 is de belangrijkste metaboliseerder van ripretinib en de actieve metaboliet DP-5439, terwijl CYP2C8 en CYP2D6 minder belangrijke metaboliseerders zijn.
Eliminatie
Na orale toediening van een enkelvoudige dosis ripretinib 150 mg bij mensen was de gemiddelde (CV%) schijnbare orale klaring (CL/F) voor ripretinib en DP-5439 respectievelijk 15,2 (39%) en 17,9 


 (56%) l/u. De gemiddelde (CV%) halfwaardetijd (t½) voor ripretinib en DP-5439 was respectievelijk 12,6 (17%) en 15,6 (23%) uur.
De systemische eliminatie van ripretinib werd niet in de eerste plaats toegeschreven aan de nier: 0,02% en 0,1% van de dosis ripretinib werd respectievelijk als ripretinib en DP-5439 in de urine uitgescheiden en 34% en 6% van de dosis ripretinib werd respectievelijk als ripretinib en DP-5439 in de feces uitgescheiden.
Dosisproportionaliteit
Binnen het dosisbereik van 20-250 mg bleek de farmacokinetiek van ripretinib en DP-5439 minder dan dosisproportioneel, met name bij doses ripretinib hoger dan 150 mg.
Tijdsafhankelijkheid
Er wordt binnen 14 dagen een steady-state-situatie bereikt.
Specifieke populaties
Op basis van leeftijd (19 tot 87 jaar), geslacht, ras (wit, zwart en Aziatisch), lichaamsgewicht (39 tot 138 kg) en tumor (GIST of andere vaste tumoren) werden geen klinisch significante verschillen in de farmacokinetiek van QINLOCK waargenomen.
Nierinsufficiëntie
Er werden in klinische onderzoeken geen relevante verschillen in blootstelling waargenomen tussen patiënten met lichte of matige nierinsufficiëntie (CLcr 30 tot 89 ml/min, geschat volgens Cockcroft-Gault) en patiënten met een normale nierfunctie. Op basis van een farmacokinetische populatie-analyse wordt geen dosisaanpassing aanbevolen bij patiënten met lichte en matige nierinsufficiëntie. De farmacokinetiek en veiligheid van QINLOCK bij patiënten met ernstige nierinsufficiëntie (CLcr 15 tot 29 ml/min, geschat volgens Cockcroft-Gault) zijn beperkt. Er kan geen doseringsaanbeveling worden gedaan bij patiënten met ernstige nierinsufficiëntie (zie rubriek 4.2).
Leverinsufficiëntie
Het effect van verschillende gradaties van leverinsufficiëntie zoals gedefinieerd door de Child-Pugh-classificatie op de farmacokinetiek van ripretinib en DP-5439 werd onderzocht in een klinisch onderzoek (onderzoek DCC-2618-01-004). Bij deelnemers met lichte leverinsufficiëntie was er geen effect op de farmacokinetiek van ripretinib of DP-5439. Bij deelnemers met matige leverinsufficiëntie was de AUC0-tlast van ripretinib ongeveer 99% hoger, terwijl de Cmax ongewijzigd was vergeleken met vergelijkbare gezonde deelnemers. De gecombineerde AUC0-tlast van ripretinib en DP-5439 was ongeveer 51% hoger. Bij deelnemers met ernstige leverinsufficiëntie was de AUC0-tlast van ripretinib ongeveer 163% hoger, was de Cmax ongeveer 24% lager en was de gecombineerde AUC0-tlast van ripretinib en DP-5439 ongeveer 37% hoger vergeleken met vergelijkbare gezonde deelnemers. Op basis van het bekende veiligheidsprofiel van ripretinib is het onwaarschijnlijk dat de waargenomen omvang van de toename in blootstelling aan ripretinib klinisch relevant is.
De fractie van ongebonden ripretinib en DP-5439 was zeer variabel en er was geen trend herkenbaar tussen eiwitbinding en de mate van leverinsufficiëntie.
Er wordt geen dosisaanpassing aanbevolen bij patiënten met lichte (Child-Pugh A), matige (Child-Pugh B) of ernstige leverinsufficiëntie (Child-Pugh C).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Het preklinische veiligheidsprofiel van ripretinib werd tot 13 weken lang beoordeeld bij ratten en honden. Er werden bij ratten ontstekingsreacties geregistreerd die correleerden met huidveranderingen (verkleuring, laesies) (ongeveer 1,12 keer de blootstelling bij mensen bij 150 mg eenmaal daags). Bij beide diersoorten werd een verhoogde leverenzymactiviteit gemeld (ongeveer 1,12 en 1,3 keer de blootstelling bij mensen bij 150 mg eenmaal daags bij respectievelijk ratten en honden). Bij de honden traden gastro-intestinale effecten op (emesis en/of abnormale feces) (ongeveer 1,3 keer de blootstelling bij mensen bij 150 mg eenmaal daags) en ontstekingsreacties die bleken uit ongunstige huidlaesies (ongeveer 0,14 keer de blootstelling bij mensen bij 150 mg eenmaal daags).
Carcinogeniteit
Er zijn geen carcinogeniciteitsonderzoeken uitgevoerd met ripretinib.
Genotoxiciteit
In een in-vitro-micronucleustest bleek ripretinib positief te zijn. Ripretinib was niet mutageen in een in vitro uitgevoerde bacteriële terugmutatietest (Ames-test) en ook niet in een in vivo uitgevoerde beenmergmicronucleustest bij ratten, waaruit blijkt dat er geen significant genotoxisch risico bestaat.
Reproductie- en ontwikkelingstoxiciteit
Er werden geen specifieke vruchtbaarheidsonderzoeken bij mannelijke en vrouwelijke dieren uitgevoerd met ripretinib. In een onderzoek naar toxiciteit bij herhaalde dosering gedurende 13 weken bij mannetjesratten waren er echter bevindingen die wezen op degeneratie in het seminifere epitheel van de testes en celdebris van de epididymis bij mannetjes die 30 of 300 mg/kg/dag toegediend kregen, maar deze werden alleen bij een dosis van 300 mg/kg/dag (ongeveer 1,4 keer de blootstelling bij mensen bij 150 mg eenmaal daags) ernstig genoeg geacht om van invloed te kunnen zijn op de voortplanting.
In een hoofdonderzoek naar de embryofoetale ontwikkeling was ripretinib teratogeen bij ratten, wat leidde tot dosisafhankelijke misvormingen die voornamelijk verband hielden met het viscerale en het skeletale systeem bij een maternale dosis van 20 mg/kg/dag (ongeveer 1,0 keer de blootstelling bij mensen bij 150 mg eenmaal daags). Bovendien werden bij 5 mg/kg/dag al skeletafwijkingen waargenomen. Het NOAEL voor ontwikkelingseffecten voor ripretinib werd daarom vastgesteld op 1 mg/kg/dag (ongeveer 0,02 keer de blootstelling bij mensen bij 150 mg eenmaal daags).
Er werd geen onderzoek uitgevoerd naar de effecten van ripretinib op de pre-/postnatale ontwikkeling.
Fototoxiciteit
Ripretinib wijst op een potentieel voor foto-irritatie/fototoxiciteit op basis van absorptie in het UV-zichtbare bereik (boven 290 nm). Een in-vitro-beoordeling van de fototoxiciteit in 3T3-fibroblastcellen bij muizen wijst erop dat ripretinib een potentieel vertoont voor fototoxiciteit bij klinisch relevante concentraties na blootstelling aan UVA- en UVB-straling.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Crospovidon (E1202)
Hypromelloseacetaatsuccinaat
Lactosemonohydraat
Magnesiumstearaat (E470b)
Microkristallijne cellulose (E460)
Colloïdaal siliciumdioxide, gehydrateerd (E551)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
5 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur. Bewaren in de oorspronkelijke verpakking en de fles zorgvuldig gesloten houden ter bescherming tegen licht en vocht.
6.5 Aard en inhoud van de verpakking
Witte fles van polyethyleen met hoge dichtheid (HDPE) met een knoeibestendige verzegeling van aluminiumfolie/polyethyleen (PE) en een witte kindveilige sluiting van polypropyleen (PP), samen met één zakje van PE met silicagel als droogmiddel. Elke fles bevat 30 of 90 tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Deciphera Pharmaceuticals (Netherlands) B.V.
Strawinskylaan 3051
1077 ZX Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1569/001
EU/1/21/1569/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 18 november 2021
Datum van laatste verlenging: 29 juli 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.