


SmPC (samenvatting van de productkenmerken) - Pyrukynd
Pyrukynd 5 mg filmomhulde tablettenPyrukynd 20 mg filmomhulde tablettenPyrukynd 50 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Pyrukynd 5 mg filmomhulde tabletten
Pyrukynd 20 mg filmomhulde tabletten
Pyrukynd 50 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Pyrukynd 5 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 5 mg mitapivat (als sulfaat).
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 0,3 mg lactose (als monohydraat).
Pyrukynd 20 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 20 mg mitapivat (als sulfaat).
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 1,4 mg lactose (als monohydraat).
Pyrukynd 50 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 50 mg mitapivat (als sulfaat).
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 3,4 mg lactose (als monohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet
Pyrukynd 5 mg filmomhulde tabletten
Blauwe, ronde filmomhulde tabletten met een diameter van ongeveer 5 mm, met de opdruk 'M5' in zwarte inkt aan één kant en zonder opdruk aan de andere kant.
Pyrukynd 20 mg filmomhulde tabletten
Blauwe, ronde filmomhulde tabletten met een diameter van ongeveer 8 mm, met de opdruk 'M20' in zwarte inkt aan één kant en zonder opdruk aan de andere kant.
Pyrukynd 50 mg filmomhulde tabletten
Blauwe, ovale filmomhulde tabletten van ongeveer 16 mm x 6,8 mm, met de opdruk 'M50' in zwarte inkt aan één kant en zonder opdruk aan de andere kant.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Pyrukynd is geïndiceerd voor de behandeling van pyruvaatkinasedeficiëntie (PK-deficiëntie) bij volwassen patiënten (zie rubriek 4.4).
4.2 Dosering en wijze van toediening
De behandeling moet worden opgestart door een arts met ervaring in de behandeling van bloedziekten.
Dosering
De aanbevolen startdosis is 5 mg tweemaal daags oraal ingenomen.
Om het hemoglobinegehalte (Hb-gehalte) geleidelijk te verhogen en het effect te maximaliseren, moet Pyrukynd worden getitreerd door middel van opeenvolgende doses van 5 mg tweemaal daags, 20 mg tweemaal daags en 50 mg tweemaal daags, waarbij de dosis om de 4 weken wordt verhoogd (zie tabel 1). Het Hb-gehalte en de transfusiebehoefte moeten worden beoordeeld alvorens naar het volgende dosisniveau wordt verhoogd, aangezien sommige patiënten een normaal Hb-gehalte kunnen bereiken en behouden bij een dosis van 5 mg tweemaal daags of 20 mg tweemaal daags. De maximale aanbevolen dosis is 50 mg tweemaal daags.
De behandeling met Pyrukynd is bedoeld voor lange termijn. Pyrukynd moet worden gestaakt wanneer patiënten geen verbetering van hemolytische anemie ervaren bij de maximale aanbevolen dosis op basis van alle laboratoriumuitslagen en de klinische toestand van de patiënt, tenzij er een andere verklaring is voor het uitblijven van een respons (bijv. bloeding, operatie, andere gelijktijdige aandoeningen).
Tabel 1: Schema voor dosistitratie en onderhoudsbehandeling
| Duur | Dosistitratie en onderhoudsbehandeling |
| Dag 1 tot week 4 | Alle patiënten:
|
| Week 5 tot week 8 | Als het Hb-gehalte onder het normale bereik ligt of als de patiënt in de afgelopen 8 weken een transfusie nodig heeft gehad:
Als het Hb-gehalte binnen het normale bereik ligt en als de patiënt in de afgelopen 8 weken geen transfusie nodig heeft gehad:
|
| Week 9 tot week 12 | Als het Hb-gehalte onder het normale bereik ligt of als de patiënt in de afgelopen 8 weken een transfusie nodig heeft gehad:
Als het Hb-gehalte binnen het normale bereik ligt en als de patiënt in de afgelopen 8 weken geen transfusie nodig heeft gehad: |
| Duur | Dosistitratie en onderhoudsbehandeling |
| |
| Onderhoudsbehandel ing | Als het Hb-gehalte daalt, moet worden overwogen om de dosis stapsgewijs te verhogen naar maximaal 50 mg tweemaal daags volgens bovenstaand schema. |
Onderbreking of stopzetting
Om het risico op acute hemolyse zoveel mogelijk te beperken, moet abrupte onderbreking of stopzetting van de behandeling met Pyrukynd worden vermeden. De dosis moet worden afgebouwd om de behandeling met dit geneesmiddel geleidelijk stop te zetten over een periode van 1-2 weken (zie tabel 2). Patiënten moeten worden gecontroleerd op tekenen van acute hemolyse met verergering van anemie (zie rubriek 4.4 en 4.8).
Tabel 2: Afbouwschema
| Huidige dosis | Afbouwschema | ||
| Dag 1-7 | Dag 8-14 | Dag 15 | |
| 5 mg tweemaal daags | 5 mg eenmaal daags | Stop | N.v.t. |
| 20 mg tweemaal daags | 20 mg eenmaal daags | 5 mg eenmaal daags | Stop |
| 50 mg tweemaal daags | 50 mg eenmaal daags | 20 mg eenmaal daags | Stop |
N.v.t.: niet van toepassing.
Vergeten dosis
Indien een dosis Pyrukynd wordt vergeten, maar er minder dan 4 uur is verstreken na het geplande tijdstip, moet de dosis zo snel mogelijk worden toegediend. Is de periode langer dan 4 uur, mag er geen vervangende dosis worden toegediend en moet de patiënt wachten tot de volgende geplande dosis. Vervolgens moet de patiënt zijn/haar normale doseringsschema volgen.
Dosisaanpassingen wegens ongewenste voorvallen
Indien een dosisverlaging nodig is wegens een ongewenst voorval en/of verdraagbaarheid kan de dosis worden verlaagd naar het volgende lagere dosisniveau, met name 20 mg tweemaal daags of 5 mg tweemaal daags.
Indien een patiënt de behandeling met het geneesmiddel moet stopzetten wegens een ongewenst voorval moet het afbouwschema (tabel 2) worden gevolgd. In situaties waarin het risico voor de patiënt als gevolg van het ongewenst voorval groter is dan het risico op acute hemolyse door plotse stopzetting van de toediening, kan de behandeling worden stopgezet zonder deze af te bouwen en moet de patiënt gecontroleerd worden op tekenen van acute hemolyse met verergering van anemie.
Speciale populaties
Ouderen
Er zijn beperkte gegevens beschikbaar bij oudere patiënten. Er worden geen dosisaanpassingen aanbevolen bij oudere patiënten (zie rubriek 5.1 en 5.2).
Leverfunctiestoornissen
De farmacokinetiek van mitapivat is onderzocht bij volwassen proefpersonen met een matige leverfunctiestoornis. Dosisaanpassingen worden niet aanbevolen bij patiënten met een lichte of matige leverfunctiestoornis. Mitapivat is niet onderzocht bij patiënten met een ernstige leverfunctiestoornis.
Nierfunctiestoornissen
Er zijn beperkte gegevens beschikbaar bij patiënten met een lichte of matige nierfunctiestoornis. Er worden geen dosisaanpassingen aanbevolen bij patiënten met een lichte of matige nierfunctiestoornis (zie rubriek 5.2).
Er zijn geen gegevens beschikbaar bij patiënten met een ernstige nierfunctiestoornis. Er kan geen doseringsadvies worden gegeven.
Pediatrische patiënten
De veiligheid en werkzaamheid van Pyrukynd bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar. Er zijn niet-klinische onderzoeken bij jonge dieren uitgevoerd (zie rubriek 5.3).
Wijze van toediening
Voor oraal gebruik.
Pyrukynd kan met of zonder voedsel worden ingenomen. De tabletten moeten in hun geheel worden doorgeslikt. De tabletten mogen niet worden gebroken, fijngemaakt, gekauwd of opgelost omdat er momenteel geen gegevens beschikbaar zijn die andere toedieningswijzen ondersteunen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Acute hemolyse
Acute hemolyse gevolgd door anemie is waargenomen na abrupte onderbreking of stopzetting van de behandeling met Pyrukynd (zie rubriek 4.8). Abrupte onderbreking of stopzetting van de behandeling met Pyrukynd moet worden vermeden. Het wordt aanbevolen de dosis geleidelijk te verlagen in plaats van de behandeling abrupt stop te zetten (zie rubriek 4.2). Indien de behandeling abrupt wordt stopgezet, moeten patiënten gecontroleerd worden op tekenen van acute hemolyse en anemie, met inbegrip van de volgende symptomen en klachten: geelzucht, icterus van sclera en donkere urine.
Werkzaamheid bij verschillende mutatiesoorten
Patiënten die homozygoot waren voor de R479H-mutatie of die 2 'non-missense'-mutaties hadden (zonder aanwezigheid van een andere 'missense'-mutatie) in het PKLR-gen werden uitgesloten voor deelname aan de 2 klinische fase 3-onderzoeken, ACTIVATE en ACTIVATE-T. In het klinische fase 2-onderzoek waren 10 proefpersonen opgenomen met 2 'non-missense'-mutaties (zonder aanwezigheid van een andere 'missense'-mutatie) in het PKLR-gen, en 5 proefpersonen die homozygoot waren voor de R479H-mutatie. Patiënten met deze mutaties hebben minder kans om te reageren op de behandeling met Pyrukynd (zie rubriek 5.1). De behandeling moet worden stopgezet als er geen klinisch voordeel wordt waargenomen (zie rubriek 4.2).
Geneesmiddelinteracties
Hormonale anticonceptiva
Mitapivat kan de systemische blootstelling aan hormonale anticonceptiva die gevoelige substraten zijn van cytochroom P450 3A4 (CYP3A4) (bijv. ethinylestradiol) verlagen (zie rubriek 4.5). Vrouwen die zwanger kunnen worden, moeten worden geïnformeerd over het gebruik van aanvullende of alternatieve anticonceptiemethoden (zie rubriek 4.6).
Gelijktijdige toediening van andere geneesmiddelen
Gelijktijdige toediening van bepaalde geneesmiddelen met mitapivat kan leiden tot een verhoogd risico op bijwerkingen, veranderingen in de werkzaamheid van mitapivat of veranderingen in de werkzaamheid van gelijktijdig toegediende geneesmiddelen (zie rubriek 4.5). Er moet rekening worden gehouden met mogelijke geneesmiddelinteracties bij het opstarten of stopzetten van de behandeling met mitapivat of andere geneesmiddelen die gelijktijdig met mitapivat worden toegediend.
Lactose
Dit geneesmiddel bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Mitapivat wordt hoofdzakelijk gemetaboliseerd door CYP3A4 en is een substraat van P-glycoproteïne (P-gp). Mitapivat induceert CYP3A4 en kan ook CYP2B6, CYP2C8, CYP2C9, CYP2C19 en uridinedifosfaatglucuronosyltransferase 1A1 (UGT1A1) induceren. Mitapivat kan CYP3A4 remmen. Mitapivat kan P-gp induceren en remmen (zie rubriek 5.2).
Effecten van andere geneesmiddelen op mitapivat
CYP3A4-remmers
Het effect van itraconazol (een sterke CYP3A4-remmer) op de farmacokinetiek van een enkelvoudige dosis mitapivat werd beoordeeld in een fase 1-onderzoek. Itraconazol verhoogde de AUC0-t, AUC∞ en Cmax van mitapivat respectievelijk 4,7 maal, 4,9 maal en 1,7 maal. Een verhoogde plasmablootstelling aan mitapivat kan de kans op bijwerkingen verhogen. Gelijktijdig gebruik van CYP3A4-remmers met mitapivat moet worden vermeden (zie rubriek 4.4). Indien gelijktijdig gebruik van een CYP3A4-remmer onvermijdelijk is, moeten patiënten gecontroleerd worden op een verhoogd risico op bijwerkingen (zie rubriek 4.2).
CYP3A4-inductoren
Het effect van rifampicine (een sterke CYP3A4-inductor) op de farmacokinetiek van een enkelvoudige dosis mitapivat werd beoordeeld in een fase 1-onderzoek. Rifampicine verlaagde de AUC0-t, AUC∞ en Cmax van mitapivat met respectievelijk 91%, 91% en 77%. Een verlaagde plasmablootstelling aan mitapivat kan de werkzaamheid van mitapivat verminderen. Gelijktijdig gebruik van CYP3A4-inductoren met mitapivat moet worden vermeden (zie rubriek 4.4). Indien gelijktijdig gebruik van een CYP3A4-inductor onvermijdelijk is, moeten patiënten gecontroleerd worden op een verminderde werkzaamheid van mitapivat.
Maagzuurremmers
Mitapivat vertoont een pH-afhankelijke oplosbaarheid (zie rubriek 5.2) en gelijktijdige toediening met maagzuurremmers (bijv. famotidine) kan de absorptie van mitapivat verminderen (zie rubriek 4.4). Gelijktijdig gebruik van mitapivat met geneesmiddelen die de pH in de maag verhogen, werd niet beoordeeld in een klinisch onderzoek naar geneesmiddelinteracties. Indien gelijktijdig gebruik van maagzuurremmers onvermijdelijk is, moeten patiënten gecontroleerd worden op een verminderde werkzaamheid van mitapivat.
Effecten van mitapivat op andere geneesmiddelen
CYP3A4-substraten
Het effect van mitapivat (100 mg tweemaal daags) op de farmacokinetiek van een enkele dosis midazolam (een gevoelig CYP3A4-substraat) is beoordeeld in een fase 1-onderzoek. Mitapivat in steady-state verminderde de AUC’s (AUC0-t, AUC∞) en Cmax van midazolam met respectievelijk 53% en 37%. Alternatieve behandelingen die geen gevoelig substraat van CYP3A4 zijn, moeten worden overwogen tijdens de behandeling met mitapivat (zie rubriek 4.4). Indien gelijktijdige toediening van mitapivat met gevoelige CYP3A4-substraten onvermijdelijk is, moeten patiënten zorgvuldig worden gecontroleerd, vooral bij substraten met een smalle therapeutische breedte (bijv. alfentanil, carbamazepine, ciclosporine, ergotamine, fentanyl, pimozide, kinidine, sirolimus, tacrolimus).
Hormonale anticonceptiva
Mitapivat kan de systemische blootstelling aan hormonale anticonceptiva die gevoelige substraten zijn van CYP3A4 (bijv. ethinylestradiol) wijzigen (zie rubriek 4.4) en kan de werkzaamheid ervan beïnvloeden (zie rubriek 4.6).
UGT1A1-, CYP2B6- en CYP2C-substraten
Op basis van in-vitro-gegevens kan mitapivat UGT1A1, CYP2B6, CYP2C8, CYP2C9 en CYP2C19 induceren (zie rubriek 5.2) en kan het de systemische blootstelling aan substraten van deze enzymen (bijv. irinotecan [UGT1A1], bupropion [CYP2B6], omeprazol [CYP2C19], repaglinide [CYP2C8], warfarine [CYP2C9]) verlagen. Gelijktijdig gebruik van mitapivat met substraten van deze enzymen werd niet beoordeeld in een klinisch onderzoek naar geneesmiddelinteracties. Alternatieve behandelingen die geen substraat van UGT1A1 of gevoelig substraat van CYP2B6 of CYP2C zijn, moeten worden overwogen tijdens de behandeling met mitapivat (zie rubriek 4.4). Indien gelijktijdige toediening onvermijdelijk is, moeten patiënten worden gecontroleerd op een verminderd therapeutisch effect van substraten van deze enzymen, vooral bij die met een smalle therapeutische breedte (bijv. irinotecan [UGT1A1], cyclofosfamide [CYP2B6], valproïnezuur [CYP2C19], paclitaxel [CYP2C8], warfarine en fenytoïne [CYP2C9]).
P-gp-substraten
Op basis van in-vitro-gegevens kan mitapivat P-gp induceren en remmen (zie rubriek 5.2) en kan het de systemische blootstelling aan substraten (bijv. dabigatranetexilaat) van dit transporteiwit wijzigen. Gelijktijdig gebruik van mitapivat met substraten van P-gp werd niet beoordeeld in een klinisch onderzoek naar geneesmiddelinteracties. Alternatieve behandelingen die geen P-gp-substraat zijn, moeten worden overwogen tijdens de behandeling met mitapivat (zie rubriek 4.4). Indien gelijktijdige toediening van mitapivat met P-gp-substraten onvermijdelijk is, moeten patiënten zorgvuldig worden gecontroleerd, vooral bij substraten met een smalle therapeutische breedte (bijv. colchicine, digoxine).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, moeten voorkomen dat zij zwanger worden tijdens de behandeling met Pyrukynd.
Vrouwen die zwanger kunnen worden, moeten anticonceptie gebruiken tijdens de behandeling met Pyrukynd en gedurende ten minste 1 maand na de laatste dosis. Mitapivat kan de systemische blootstelling aan hormonale anticonceptiva die gevoelige substraten zijn van CYP3A4 verlagen (zie rubriek 4.4 en 4.5). Aanvullende of alternatieve anticonceptiemethoden moeten worden overwogen.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van mitapivat bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Pyrukynd wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of mitapivat en/of de metabolieten ervan in de moedermelk wordt/worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Pyrukynd niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens bij de mens over het effect van mitapivat op de vruchtbaarheid. Uit dieronderzoek zijn omkeerbare effecten op de mannelijke en vrouwelijke voortplantingsorganen gebleken (zie rubriek 5.3). Tijdens het gebruik van mitapivat kan er een invloed zijn op het vermogen van een vrouw en een man om zwanger te worden of een kind te verwekken.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Pyrukynd heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten moet worden geadviseerd voorzichtig te zijn bij het besturen van voertuigen of bedienen van machines als zij tijdens de behandeling met Pyrukynd last hebben van insomnia (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheidsbeoordeling van Pyrukynd is gebaseerd op ervaring uit een gerandomiseerd, dubbelblind, placebogecontroleerd klinisch onderzoek bij volwassen patiënten met PK-deficiëntie die niet regelmatig een transfusie kregen (ACTIVATE) en een éénarmig klinisch onderzoek bij volwassen patiënten met PK-deficiëntie die regelmatig een transfusie kregen (ACTIVATE-T).
De bijwerking die het vaakst voorkwam in beide onderzoeken was insomnia (19,4%) en de afwijkende laboratoriumuitslagen die het vaakst werden waargenomen waren verlaagd oestron (mannen) (43,5%) en verlaagd oestradiol (mannen) (8,7%).
Lijst van bijwerkingen in tabelvorm
De bijwerkingen die in verband zijn gebracht met Pyrukynd in klinische onderzoeken bij patiënten met PK-deficiëntie zijn weergegeven in de tabel hieronder.
De bijwerkingen zijn gerangschikt volgens MedDRA-systeem/orgaanklasse en frequentie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiecategorie worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 3: Bijwerkingen
| Systeem/orgaanklasse | Zeer vaak | Vaak |
| Psychische stoornissen | Insomnia | |
| Maagdarmstelselaandoeningen | Nausea |
| Systeem/orgaanklasse | Zeer vaak | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Opvlieger | |
| Onderzoeken | Oestron verlaagd (mannen) | Bloed testosteron verhoogd (mannen) Oestradiol verlaagd (mannen) |
Beschrijving van geselecteerde bijwerkingen
| Acute hemolyse | |||
| Abrupte onderbreking of stopzetting van de behandeling met Pyrukynd kan leiden tot acute hemolyse | |||
| (zie rubriek 4.4). Voor richtlijnen over hoe de behandeling te onderbreken of stop te zetten, zie | |||
| rubriek 4.2. | |||
In een fase 2-onderzoek trad bij 2 van de 52 patiënten (3,8%) hemolyse op na plotselinge stopzetting van de toediening van Pyrukynd, waarvan 1 ernstige bijwerking van acute hemolyse. Bij beide patiënten die een startdosis Pyrukynd van 300 mg tweemaal daags kregen, werd tijdens de eerste 3 weken van de behandeling een snelle en aanzienlijke verhoging van het Hb-gehalte waargenomen. Hierop werd de behandeling met Pyrukynd plotseling stopgezet zonder af te bouwen, wat tot acute hemolyse met anemie leidde. Bij patiënten die later in hun behandelingskuur enkele doses Pyrukynd hadden gemist, of bij wie de dosis werd afgebouwd, traden geen voorvallen van acute hemolyse op.
Veranderingen in geslachtshormoonspiegels
Mitapivat is een zwakke aromataseremmer in vitro. In ACTIVATE werd bij 1 van de 16 mannen (6,3%) een verhoging van testosteron tot boven de normale waarden gezien en bij 2 van de 16 mannen (12,5%) en 9 van de 16 mannen (56,3%) werd een verlaging van respectievelijk oestradiol en oestron onder de ondergrens van de normaalwaarde gezien. In ACTIVATE-T werd bij 1 van de 7 mannen (14,3%) een verlaging van oestron onder de ondergrens van de normaalwaarde gezien. Deze veranderingen in de hormoonspiegels bleven in de loop van de onderzoeksperiode behouden. Bij patiënten die aan het einde van de hoofdperiode de behandeling met Pyrukynd stopzetten, waren de hormoonveranderingen omkeerbaar. De analyse van geslachtshormonen bij vrouwelijke patiënten was beperkt wegens de fysiologische variaties in hormoonspiegels die gedurende de normale menstruatiecyclus worden verwacht en wegens de verschillende soorten hormonale anticonceptiva die door de patiënten werden gebruikt.
Insomnia
In ACTIVATE werd insomnia met een vergelijkbare incidentie gemeld door patiënten die Pyrukynd kregen en patiënten die een placebo kregen. Insomnia werd gemeld bij 6 van de 27 patiënten (22,2%) in ACTIVATE-T. In een fase 2-onderzoek trad insomnia tijdens de hoofdperiode op bij 5 van de 27 patiënten (18,5%) die behandeld werden met 50 mg tweemaal daags en bij 16 van de 25 patiënten (64%) die behandeld werden met 300 mg tweemaal daags.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische onderzoeken bij patiënten met PK-deficiëntie werden doses mitapivat tot 300 mg tweemaal daags beoordeeld. Gezonde vrijwilligers kregen tot 2.500 mg als een enkelvoudige dosis en 700 mg tweemaal daags gedurende 14 dagen toegediend. Eén patiënt in een klinisch onderzoek nam 150 mg tweemaal daags in, een dosis die hoger is dan de aanbevolen dosis in dat onderzoek (50 mg tweemaal daags), en ondervond geen gerelateerde ongewenste voorvallen.
Patiënten die in klinische onderzoeken een dosis kregen die hoger was dan de aanbevolen maximale dosis van 50 mg tweemaal daags meldden ongewenste voorvallen die overeenkwamen met het veiligheidsprofiel van mitapivat bij alle patiënten.
Bij overdosering moeten patiënten een symptomatische behandeling krijgen en moeten er, indien nodig, gepaste ondersteunende maatregelen worden genomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: overige hematologische middelen, ATC-code: B06AX04
Werkingsmechanisme
Mitapivat is een pyruvaatkinaseactivator en werkt door rechtstreeks te binden aan het pyruvaatkinasetetrameer. Bij PK-deficiëntie is de rode bloedcel (RBC)-vorm van pyruvaatkinase (PKR) gemuteerd, met een verlaagd adenosinetrifosfaatgehalte (ATP-gehalte), een verkorte levensduur van de rode bloedcellen en chronische hemolyse tot gevolg. Mitapivat verbetert de energiehomeostase van de rode bloedcellen door de PKR-activiteit te verhogen.
Farmacodynamische effecten
Bij gezonde vrijwilligers werden na toediening van mitapivat tot de evenwichtstoestand werd bereikt een verlaging van het 2,3-difosfoglyceraatgehalte en een verhoging van het ATP-gehalte waargenomen. Veranderingen in deze farmacodynamische markers worden niet significant geacht voor de beoordeling van de werking bij proefpersonen met PK-deficiëntie, die uitsluitend op klinische parameters moet worden gebaseerd.
Klinische werkzaamheid en veiligheid
De werkzaamheid van Pyrukynd is beoordeeld in 2 multinationale klinische fase 3-onderzoeken bij patiënten met PK-deficiëntie: ACTIVATE en ACTIVATE-T.
Patiënten met PK-deficiëntie die niet regelmatig een transfusie kregen (ACTIVATE) De werkzaamheid van Pyrukynd is onderzocht in een multinationaal, gerandomiseerd, dubbelblind, placebogecontroleerd klinisch onderzoek (ACTIVATE) bij 80 volwassen patiënten met PK-deficiëntie die niet regelmatig een transfusie kregen, hetgeen gedefinieerd werd als niet meer dan 4 transfusies in de periode van 52 weken voorafgaand aan de behandeling en geen enkele transfusie in de periode van 3 maanden voorafgaand aan de behandeling. Patiënten werden geïncludeerd bij gedocumenteerde aanwezigheid van ten minste 2 mutante allelen in het PKLR-gen, waarvan ten minste 1 een 'missense'-mutatie was, en een Hb-gehalte van minder dan of gelijk aan 100 g/l (10 g/dl; 6,2 mmol/l). Patiënten die homozygoot waren voor de R479H-mutatie of die 2 'non-missense'-mutaties hadden (zonder aanwezigheid van een andere 'missense'-mutatie) in het PKLR-gen werden uitgesloten van het onderzoek omdat deze patiënten geen Hb-respons bereikten (verandering in Hb van ≥ 15 g/l of ≥ 1,5 g/dl of ≥ 0,9 mmol/l ten opzichte van de uitgangswaarde bij > 50% van de bepalingen) in het fase 2-onderzoek ter bepaling van het dosisbereik. De randomisatie werd gestratificeerd naar het gemiddelde van de Hb-gehalten bij de screening (< 85 vs. ≥ 85 g/l; < 8,5 vs. ≥ 8,5 g/dl; < 5,3 vs. ≥ 5,3 mmol/l) en de PKLR-genmutatiecategorie (missense/missense vs. missense/non-missense). Na een dosistitratieperiode met 2 opeenvolgende stappen voor verhoging van het dosisniveau tot 50 mg tweemaal daags, bleven de patiënten gedurende 12 weken op een vaste dosis Pyrukynd staan.
Van de 80 patiënten met PK-deficiëntie werden er 40 gerandomiseerd naar Pyrukynd. Vijfendertig van de 40 patiënten (87,5%) die Pyrukynd kregen toegediend, kregen na de dosistitratieperiode een geoptimaliseerde dosis van 50 mg tweemaal daags. De mediane duur van de behandeling met Pyrukynd was 24,1 weken (tussen 23,6 en 27,4 weken). In totaal werden 30 patiënten (75%) gedurende > 24 weken blootgesteld aan Pyrukynd. Onder de 80 gerandomiseerde patiënten was de mediane leeftijd 32,5 jaar (tussen 18 en 78) en 40% was een man. Bij 87,5% van de patiënten werd het ras gemeld: 75% was blank, 10% Aziatisch, 1,3% Hawaïaans of overig Pacifisch en 1,3% was een ander ras.
De ziektekenmerken in de uitgangssituatie zijn weergegeven in tabel 4.
Tabel 4: Ziektekenmerken in de uitgangssituatie bij patiënten met PK-deficiëntie die niet regelmatig een transfusie kregen (ACTIVATE)
| Ziektekenmerken in de uitgangssituatie1 | Totaal N=80 |
Hemoglobine (g/l)2, n Mediaan (min, max) | 80 85,08 (64,0; 102,3) |
| PKLR-genotype, n (%) Missense/missense Missense/non-missense | 55 (68,8) 25 (31,3) |
Reticulocyten (fractie van 1), n Mediaan (min, max) | 80 0,4009 (0,038; 0,827) |
Indirect bilirubine (µmol/l), n Mediaan (min, max) | 76 74,647 (11,03; 294,7) |
LDH (U/l), n Mediaan (min, max) | 79 223,5 (101,0; 1190,5) |
Haptoglobine (g/l), n Mediaan (min, max) | 80 0,030 (0,03; 0,70) |
Ferritine (µg/l), n Mediaan (min, max) | 77 479,420 (21,36; 5890,25) |
Femorale T-scorecategorie volgens DXA, n (%) ≤ -2,5 > -2,5 - < -1,0 ≥ -1,0 Ontbrekend | 5 (6,3) 36 (45,0) 38 (47,5) 1 (1,3) |
| Voorgeschiedenis van splenectomie, n (%) | 58 (72,5) |
| Voorgeschiedenis van cholecystectomie, n (%) | 58 (72,5) |
| Eerdere chelatietherapie, n (%) | 15 (18,8) |
DXA: 'dual-energy X-ray'-absorptiometrie, LDH: lactaatdehydrogenase. 1 n is het aantal patiënten zonder ontbrekende gegevens. 2 Hb bij de uitgangssituatie in g/dl: mediaan 8,51 (bereik: 6,4 tot 10,2). Hb bij de uitgangssituatie in mmol/l: mediaan 5,28 (bereik: 4,0 tot 6,3)
Het primaire eindpunt voor Hb-respons werd gedefinieerd als een verhoging van het Hb-gehalte van ≥ 15 g/l (≥ 1,5 g/dl; ≥ 0,9 mmol/l) die vanaf de uitgangssituatie behouden bleef bij 2 of meer geplande bepalingen (week 16, 20 en 24) tijdens de periode met vaste dosering zonder transfusies. De werkzaamheidsresultaten zijn weergegeven in tabel 5.
Tabel 5: Werkzaamheidsresultaten bij patiënten met PK-deficiëntie die niet regelmatig een transfusie kregen (ACTIVATE)
Pyrukynd1 N=40 | Placebo1 N=40 | Verschil1 | ||
| Primaire eindpunt | n (%) | n (%) | Aangepast verschil2 (95%-BI) | p-waarde |
| Hb-respons | 16 (40%) | 0 | 39,3 (24,1; 54,6) | < 0,0001 |
| Secundaire eindpunten3 | KK-gemiddelde 95%-BI | KK-gemiddelde 95%-BI | Verschil in KK-gemiddelde (95%-BI) | p-waarde |
| Hemoglobine (g/l)4 | 16,73 (12,60; 20,86) | -1,48 (-5,63; 2,67) | 18,21 (12,41; 24,01) | < 0,0001 |
| Indirect bilirubine (µmol/l) | -21,16 (-29,59; -12,72) | 5,10 (-3,00; 13,21) | -26,26 (-37,82; -14,70) | < 0,0001 |
| Reticulocyten (fractie van 1) | -0,0973 (-0,1252; -0,0694) | 0,0038 (-0,0239; 0,0315) | -0,1011 (-0,1391; -0,0632) | < 0,0001 |
| LDH (U/l) | -91,99 (-124,47; -59,50) | -21,18 (-53,30; 10,94) | -70,81 (-115,88; -25,74) | 0,0027 |
| Haptoglobine (g/l) | 0,169 (0,088; 0,251) | 0,012 (-0,070; 0,094) | 0,158 (0,043; 0,273) | 0,0079 |
BI: betrouwbaarheidsinterval, Hb: hemoglobine, LDH: lactaatdehydrogenase, KK-gemiddelde: kleinste-kwadratengemiddelde.
1 Alle p-waarden zijn tweezijdig.
2 Verschil aangepast voor stratificatiefactoren bij randomisatie.
3 De secundaire eindpunten bestaan uit de gemiddelde verandering in Hb, indirect bilirubine, reticulocyten, LDH en haptoglobine ten opzichte van de uitgangswaarde in week 16, 20 en 24.
4 Aangepast verschil in g/dl is 1,82 (95%-BI: 1,24, 2,40). Aangepast verschil in mmol/l is 1,13 (95%-BI: 0,77; 1,49)
Tijdens het onderzoek kregen 2 patiënten (5,0%) in de groep die Pyrukynd kreeg en 7 patiënten (17,5%) in de placebogroep een transfusie.
Vijftien van de 16 patiënten met een Hb-respons in ACTIVATE namen deel aan een extensieonderzoek op lange termijn en werden beoordeeld op het behoud van de respons. Dertien patiënten behielden een verhoging van het Hb-gehalte ten opzichte van de uitgangswaarde die hoger was dan de responsdrempel van ≥ 15 g/l (≥ 1,5 g/dl; ≥ 0,9 mmol/l) bij de laatste beschikbare Hb-bepaling zonder dat een transfusie nodig was. De mediane duur van de respons voor de 16 patiënten met Hb-respons bedroeg 6,9 maanden (tussen 3,3 en 18,4+ maanden).
Patiënten met PK-deficiëntie die regelmatig een transfusie kregen (ACTIVATE-T) De werkzaamheid van Pyrukynd is onderzocht in een multinationaal, éénarmig klinisch onderzoek (ACTIVATE-T) bij 27 volwassen patiënten met PK-deficiëntie die regelmatig een transfusie kregen. Patiënten die regelmatig een transfusie kregen, werden gedefinieerd als patiënten met minimaal 6 transfusie-episodes en een geschiedenis van transfusies die gemiddeld niet vaker dan eenmaal om de 3 weken plaatsvonden gedurende de periode van 52 weken voorafgaand aan de geïnformeerde toestemming. Er golden geen beperkingen voor het aantal RBC-eenheden dat gedurende de periode van 52 weken voorafgaand aan de geïnformeerde toestemming werd ontvangen. Patiënten werden geïncludeerd bij gedocumenteerde aanwezigheid van ten minste 2 mutante allelen in het PKLR-gen, waarvan ten minste 1 een 'missense'-mutatie was. Patiënten die homozygoot waren voor de R479H-mutatie of die 2 'non-missense'-mutaties hadden (zonder aanwezigheid van een andere 'missense'-mutatie) in het PKLR-gen werden uitgesloten van het onderzoek omdat deze patiënten geen Hb-respons bereikten (verandering in Hb ≥ 15 g/l of ≥ 1,5 g/dl of ≥ 0,9 mmol/l ten opzichte van de uitgangswaarde bij > 50% van de bepalingen) in het fase 2-onderzoek ter bepaling van het dosisbereik. Na een dosistitratieperiode met 2 opeenvolgende stappen voor verhoging van het dosisniveau tot 50 mg tweemaal daags, bleven de patiënten gedurende 24 weken op een vaste dosis Pyrukynd staan.
Bij de 27 patiënten die behandeld werden, bedroeg de mediane duur van de behandeling met Pyrukynd 40,3 weken (tussen 16,3 en 46,3 weken). In totaal werden 20 patiënten (74,1%) gedurende > 40 weken blootgesteld aan Pyrukynd. Vijfentwintig van de 27 patiënten (92,6%) die Pyrukynd kregen toegediend, kregen na de dosistitratieperiode een geoptimaliseerde dosis van 50 mg tweemaal daags. De mediane leeftijd was 36 jaar (tussen 18 en 68 jaar) en 25,9% was een man. Bij 85,2% van de patiënten werd het ras gemeld: 74,1% was blank en 11,1% Aziatisch. De ziektekenmerken in de uitgangssituatie zijn weergegeven in tabel 6.
Tabel 6: Ziektekenmerken in de uitgangssituatie bij patiënten met PK-deficiëntie die regelmatig een transfusie kregen (ACTIVATE-T)
| Ziektekenmerken in de uitgangssituatie1 | Pyrukynd N=27 |
Hemoglobine (g/l)2, n Mediaan (min, max) | 27 91,0 (74; 109) |
| PKLR-genotype, n (%) Missense/missense Missense/non-missense | 20 (74,1) 7 (25,9) |
Ferritine (µg/l), n Mediaan (min, max) | 18 748,445 (163,42; 5357,04) |
Transfusiebelasting Aantal transfusie-episodes gestandaardiseerd naar 24 weken, n Mediaan (min, max) Aantal getransfundeerde RBC-eenheden gestandaardiseerd naar 24 weken, n Mediaan (min, max) | 27 4,15 (2,8; 7,8) 27 6,92 (2,8; 20,3) |
Femorale T-scorecategorie volgens DXA, n (%) ≤ -2,5 > -2,5 - < -1,0 ≥ -1,0 Ontbrekend | 1 (3,7) 15 (55,6) 10 (37,0) 1 (3,7) |
| Voorgeschiedenis van splenectomie, n (%) | 21 (77,8) |
| Voorgeschiedenis van cholecystectomie, n (%) | 23 (85,2) |
| Eerdere chelatietherapie, n (%) | 24 (88,9) |
DXA: 'dual-energy X-ray'-absorptiometrie, RBC: rode bloedcel.
1 n is het aantal patiënten zonder ontbrekende gegevens.
2 Hb bij de uitgangssituatie in g/dl: mediaan 9,10 (bereik: 7,4 tot 10,9). Hb bij de uitgangssituatie in mmol/l: mediaan 5,64 (bereik: 4,6 tot 6,8)
Het primaire eindpunt voor een transfusiebeperkende respons werd gedefinieerd als een vermindering van het aantal RBC-eenheden dat getransfundeerd werd tijdens de periode met vaste dosering met ≥ 33% in vergelijking met de historische transfusiebelasting gestandaardiseerd naar 24 weken.
De werkzaamheidsresultaten voor patiënten met PK-deficiëntie die regelmatig een transfusie kregen, zijn weergegeven in tabel 7.
Tabel 7: Werkzaamheidsresultaten bij patiënten met PK-deficiëntie die regelmatig een transfusie kregen (ACTIVATE-T)
| Eindpunt | Pyrukynd N=27 |
| Patiënten met een transfusiebeperkende respons, n (%) 95%-BI | 10 (37,0) (19,4; 57,6) |
Procentuele vermindering van het aantal RBC-eenheden t.o.v. de uitgangssituatie1 ≥ 33 tot < 50%, n (%) ≥ 50, n (%)2 | 1 (3,7) 10 (37,0) |
| Patiënten die transfusievrij waren, n (%) 95%-BI | 6 (22,2) (8,6; 42,3) |
BI: betrouwbaarheidsinterval, RBC: rode bloedcel.
1 Berekend als het totale aantal getransfundeerde RBC-eenheden in de 52 weken voorafgaand aan de geïnformeerde toestemming, gestandaardiseerd naar 24 weken.
2 Eén patiënt met een vermindering van het aantal RBC-eenheden van ≥ 50% ten opzichte van de uitgangssituatie was een non-responder in de analyse van het primaire eindpunt (transfusiebeperkende respons), omdat deze patiënt < 12 weken behandeling had gekregen in de periode met vaste dosering.
Alle 6 proefpersonen (22,2%) die transfusievrij waren in ACTIVATE-T bleven transfusievrij in een extensieonderzoek op lange termijn. Voor de 6 patiënten bedroeg de mediane duur van de respons 17,0 maanden (tussen 11,5+ en 21,8+ maanden).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Pyrukynd in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van PK-deficiëntie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Ouderen
In klinische onderzoeken met Pyrukynd werden onvoldoende patiënten van 65 jaar en ouder opgenomen om te bepalen of zij anders reageren dan jongere patiënten.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van mitapivat is bepaald bij gezonde volwassenen en patiënten met PK-deficiëntie. Na orale toediening wordt mitapivat gemakkelijk geabsorbeerd, uitgebreid gedistribueerd en vertoont het een lage klaring.
Bij herhaalde dosering werd auto-inductie van de mitapivatklaring gezien.
De farmacokinetiek van mitapivat vertoonde een lage tot matige variabiliteit bij gezonde, volwassen proefpersonen.
Absorptie
Mitapivat werd gemakkelijk geabsorbeerd na een enkelvoudige dosis en na meervoudige doses bij gezonde proefpersonen en patiënten met PK-deficiëntie. De mediane Tmax-waarden in de evenwichtstoestand waren 0,5 tot 1 uur na toediening voor het onderzochte dosisbereik (5 mg tot 700 mg tweemaal daags).
De absolute biologische beschikbaarheid na een enkelvoudige dosis bedroeg ongeveer 73%.
Mitapivat vertoont een pH-afhankelijke oplosbaarheid. Tot pH 5,5 wordt een hoge oplosbaarheid waargenomen, die afneemt bij een hogere pH, wat de absorptie van mitapivat kan verminderen.
Effect van voedsel
Na toediening van een enkelvoudige dosis bij gezonde proefpersonen met een vetrijke maaltijd (ongeveer 900 tot 1 000 totale calorieën, met 500 tot 600 calorieën van vet, 250 calorieën van koolhydraten en 150 calorieën van eiwitten) was er geen verandering in de AUC∞, terwijl de Cmax van mitapivat met 42% verminderde. Toediening van mitapivat met een vetrijke maaltijd had geen klinisch betekenisvol effect op de farmacokinetiek van mitapivat.
Distributie
Mitapivat bindt in sterke mate aan eiwitten (97,7%) in plasma met een lage RBC-verdeling. Het gemiddelde distributievolume was 135 l.
Biotransformatie
In-vitro-onderzoek heeft aangetoond dat mitapivat hoofdzakelijk gemetaboliseerd wordt door CYP3A4. Na een enkelvoudige orale dosis radioactief gemerkt mitapivat van 120 mg toegediend aan gezonde proefpersonen was onveranderd mitapivat het belangrijkste circulerende bestanddeel.
In-vitro-onderzoek naar geneesmiddelinteracties
Metabole routes
Mitapivat induceert CYP3A4 en kan ook CYP2B6, CYP2C8, CYP2C9, CYP2C19 en UGT1A1 induceren. Mitapivat kan CYP3A4 remmen.
Geneesmiddeltransportsystemen
Mitapivat is een substraat van P-gp en kan P-gp induceren en remmen.
Eliminatie
Mitapivat heeft een gemiddelde halfwaardetijd (t1/2) die varieert van 16,2 tot 79,3 uur na toediening van een enkelvoudige orale dosis (5 tot 2.500 mg) aan gezonde proefpersonen in nuchtere toestand. De mediane schijnbare klaring (CL/F) afgeleid van de populatiefarmacokinetiek in de evenwichtstoestand bedroeg 11,5, 12,7 en 14,4 l/uur voor respectievelijk 5 mg tweemaal daags, 20 mg tweemaal daags en 50 mg tweemaal daags.
Na een enkelvoudige orale toediening van radioactief gemerkt mitapivat aan gezonde proefpersonen werd van de toegediende radioactieve dosis in totaal 89,1% uitgescheiden, waarvan 49,6% in de urine (2,6% onveranderd) en 39,6% in de feces (minder dan 1% onveranderd).
Lineariteit/non-lineariteit
De AUC en Cmax van mitapivat namen op dosisproportionele wijze toe in het klinisch relevante dosisbereik van 5 tot 50 mg tweemaal daags bij gezonde proefpersonen en bij patiënten met PK-deficiëntie.
Speciale populaties
Er zijn geen klinisch betekenisvolle effecten op de farmacokinetiek van mitapivat waargenomen op basis van leeftijd, geslacht, ras of lichaamsgewicht.
Ouderen
Er waren 5 patiënten van 65 jaar of ouder die mitapivat hebben gekregen in de klinische onderzoeken ACTIVATE en ACTIVATE-T. Bij deze patiënten zijn geen verschillen in de farmacokinetiek waargenomen in vergelijking met jongere patiënten.
Leverfunctiestoornissen
De farmacokinetiek van mitapivat is onderzocht bij volwassen proefpersonen met een matige leverfunctiestoornis (Child-Pugh-klasse B). Na een enkele orale toediening van 50 mg mitapivat vertoonden proefpersonen met een matige leverfunctiestoornis 36% meer blootstelling aan mitapivat (AUC∞) dan proefpersonen met een normale leverfunctie. Dit verschil in blootstelling wordt niet klinisch betekenisvol geacht. De geometrische gemiddelde Cmax-waarden waren vergelijkbaar tussen de groepen. Er waren geen grote veranderingen in plasma-eiwitbinding of eliminatiehalfwaardetijd bij proefpersonen met een matige leverfunctiestoornis vergeleken met gezonde controlepersonen. Mitapivat is niet onderzocht bij proefpersonen met een ernstige leverfunctiestoornis (Child-Pugh-klasse C).
Nierfunctiestoornissen
De effecten van een nierfunctiestoornis op de farmacokinetiek van mitapivat zijn beoordeeld in het kader van de populatiefarmacokinetische analyses. Er waren 24 patiënten met een lichte (geschatte glomerulaire filtratiesnelheid [eGFR] ≥ 60 tot ˂ 90 ml/min/1,73 m2) en 4 patiënten met een matige (eGFR ≥ 30 tot ˂ 60 ml/min/1,73 m2) nierfunctiestoornis. De AUC in de evenwichtstoestand was vergelijkbaar bij patiënten met een normale nierfunctie en met een lichte nierfunctiestoornis. Het geometrisch gemiddelde voor de AUC in de evenwichtstoestand bij het kleiner aantal patiënten met een matige nierfunctiestoornis was hoger dan dat voor patiënten met een normale nierfunctie, maar lag binnen het bereik van de AUC's in de evenwichtstoestand die zijn waargenomen voor patiënten met een normale nierfunctie (zie rubriek 4.2). Er zijn geen gegevens beschikbaar bij patiënten met een ernstige nierfunctiestoornis.
Pediatrische patiënten
De farmacokinetiek van mitapivat bij kinderen en adolescente patiënten jonger dan 18 jaar is niet onderzocht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Mitapivat was niet carcinogeen voor transgene rasH2-muizen bij tweemaaldaagse toediening gedurende ten minste 26 weken tot de hoogste totale dagelijkse dosis van 500 mg/kg/dag bij mannelijke muizen (6,4-voudig verschil met de blootstelling bij de mens) en 250 mg/kg/dag bij vrouwelijke muizen (2,6-voudig verschil met de blootstelling bij de mens).
In het 2 jaar durende carcinogeniteitsonderzoek bij ratten werden proliferatieve en neoplastische letsels waargenomen in de lever, schildklier, eierstokken en pancreas. Bevindingen in de lever en schildklier werden toegeschreven aan de inductie van het CYP-enzym en werden beschouwd als knaagdierspecifiek. In de eierstokken werd een verhoogde incidentie en/of ernst van hyperplasie van granulosacellen en/of granulosa-luteïnecellen waargenomen bij AUC0-12uur-waarden van mitapivat die > 100 maal hoger waren dan het bereik dat bij de mens werd waargenomen bij de maximale aanbevolen dosis bij de mens (maximum recommended human dose, MRHD) van 50 mg tweemaal daags. Goedaardige acinaire hyperplasie en adenomen in de exocriene pancreas werden met een verhoogde incidentie en/of ernst waargenomen bij mannetjes in alle dosisgroepen (30, 100 en 300 mg/kg/dag): er werd geen 'no-effect level' bepaald. De incidentie van de pancreasbevindingen lag alleen buiten het bereik dat historisch is waargenomen bij de testsoort bij 300 mg/kg/dag (47 maal de AUC0-12uur bij de mens bij de MRHD). De relevantie van de pancreasbevindingen voor de mens is niet bekend.
Mitapivat was niet mutageen in een in vitro bacteriële reverse-mutatietest (Ames-test). Mitapivat was niet clastogeen in een in vitro micronucleustest met humane lymfocyten noch in een in vivo micronucleustest met beenmerg van ratten.
In onderzoeken naar de embryofoetale ontwikkeling werden ongewenste voorvallen bij de foetus waargenomen bij AUC0-12uur-waarden die 63 maal (ratten) en 3,1 maal (konijnen) hoger waren dan de AUC0-12uur-waarden bij de mens bij de MRHD.
In een onderzoek naar embryofoetale toxiciteit bij ratten ging orale toediening van mitapivat gepaard met ongewenste voorvallen bij de foetus, waaronder een vermindering van het gemiddelde aantal en de worpgrootte van levensvatbare foetussen, een lager gemiddeld foetaal gewicht en externe, wekedelen- en skeletmisvormingen die verband hielden met het onderzoeksmiddel. De maternale en foetale 'no-observed adverse effect level' (NOAEL) werd vastgesteld bij een dosis van 50 mg/kg/dag (13 maal de AUC 0-12uur bij de mens bij de MRHD).
In een onderzoek naar embryofoetale toxiciteit bij konijnen leidde orale toediening van mitapivat tot een lager gemiddeld foetaal lichaamsgewicht. Er werden geen effecten op de foetale morfologie waargenomen. De maternale en foetale NOAEL werden vastgesteld bij een dosis van 60 mg/kg/dag (1,5 maal de AUC 0-12uur bij de mens bij de MRHD).
Bij ratten is gebleken dat mitapivat perinatale mortaliteit induceert als gevolg van geneesmiddelgeïnduceerde dystocie/verlengde baring, zowel in pre- en postnatale ontwikkelingsonderzoeken als in onderzoeken naar toxiciteit bij jonge dieren bij doses van ≥ 50 mg/kg/dag (≥ 20 maal de AUC0-12uur bij de mens bij de MRHD).
In een onderzoek naar vruchtbaarheid en vroege embryonale ontwikkeling leidde tweemaaldaagse, orale toediening van doses mitapivat tot 300 mg/kg/dag bij mannelijke ratten en tot 200 mg/kg/dag bij vrouwelijke ratten vóór en tijdens de paring, en bij de wijfjes tot en met de organogenese, tot geen enkel ongewenst voorval met betrekking tot de vruchtbaarheid bij mannelijke of vrouwelijke dieren. Er werden omkeerbare bevindingen met betrekking tot de voortplantingsorganen van mannetjes en wijfjes waargenomen, die geacht werden verband te houden met aromataseremming. Bij de mannetjes werden omkeerbare microscopische bevindingen (degeneratie van de zaadbuisjes, spermatidenretentie, atypische restlichamen in de testes en een verhoogde incidentie van celresten in de epididymides) waargenomen die correleerden met afwijkende bevindingen bij spermaonderzoek (verminderde spermamotiliteit en -dichtheid, verhoogd aantal abnormale zaadcellen) bij AUC0-12uur-waarden die ≥ 23 maal hoger waren dan de blootstelling bij de mens bij de MRHD. Bij de wijfjes werd een lager aantal oestrusstadia vóór cohabitatie opgemerkt bij AUC0-12uur-waarden die 49 maal hoger waren dan de blootstelling bij de mens bij de MRHD. Deze verandering verdween na stopzetting van de toediening.
In onderzoeken naar toxiciteit bij herhaalde dosering bij mannelijke en vrouwelijke ratten werden veranderingen in de voortplantingsorganen waargenomen die werden toegeschreven aan aromataseremming. Bij de mannetjes werden een lager gewicht van de accessoire geslachtsklieren en een hoger gewicht van de testes gezien alsook microscopische bevinden in de testes en accessoire geslachtsklieren bij AUC0-12uur-waarden die ≥ 4,7 maal hoger waren dan de blootstelling bij de mens bij de MRHD. Bij de wijfjes werden een hoger gewicht van de eierstokken en een lager gewicht van de baarmoeder gezien, alsook microscopische bevindingen in de eierstokken en vagina bij AUC0-12uur-waarden die 3,0 maal hoger waren dan de blootstelling bij de mens. Alle bevindingen waren omkeerbaar.
In een onderzoek naar toxicologie bij jonge ratten van 7 dagen oud die behandeld werden tot ze geslachtsrijp waren, werden de meeste behandelingsgerelateerde bevindingen geacht verband te houden met aromataseremming. Bij de mannetjes werden microscopische bevindingen in de testes waargenomen vanaf het lage dosisniveau van 30 mg/kg/dag (1,5 maal de AUC0-12uur bij de mens bij de MRHD), terwijl een vertraagde geslachtsrijpheid, afwijkende bevindingen bij spermaonderzoek en veranderingen in de paring en vruchtbaarheid werden waargenomen bij ≥ 150 mg/kg/dag (≥ 22 maal de AUC0-12uur bij de mens bij de MRHD). Bij de wijfjes werden veranderingen in de oestrische cyclus waargenomen bij het hoge dosisniveau van 200 mg/kg/dag (60 maal de AUC0-12uur bij de mens bij de MRHD). Alle evalueerbare reproductieve veranderingen waren omkeerbaar of gedeeltelijk omkeerbaar. Een behandelingsgerelateerde afname van het lichaamsgewicht bij de mannetjes en toename van het lichaamsgewicht bij de wijfjes werden waargenomen bij ≥ 20 maal de AUC0-12uur bij de mens bij de MRHD. Deze veranderingen waren niet omkeerbaar bij de wijfjes. Botveranderingen, waaronder een verminderde botdichtheid en botmassa, werden bij mannetjes waargenomen bij ≥ 1,5 maal de blootstelling bij de mens en bij wijfjes bij ≥ 20 maal de blootstelling bij de mens. Deze veranderingen waren volledig omkeerbaar bij de wijfjes, terwijl ze bij de mannetjes volledig omkeerbaar waren bij 1,5 maal de blootstelling bij de mens en gedeeltelijk omkeerbaar waren bij hogere blootstellingsniveaus.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Croscarmellosenatrium
Mannitol (E421)
Natriumstearylfumaraat
Filmomhulling
Hypromellose (E464)
Titaandioxide (E171)
Lactosemonohydraat
Triacetine
Indigokarmijn aluminiumlak (E132)
Drukinkt
Schellak (E904)
Zwart ijzeroxide (E172)
Ammoniumhydroxide (E527)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25 °C.
6.5 Aard en inhoud van de verpakking
Mitapivat tabletten worden geleverd in blistermapjes van PVC/PCTFE/Al in dozen.
Verpakkingen voor dosistitratie en onderhoudsbehandeling:
Pyrukynd 5 mg filmomhulde tabletten
Doos met 56 filmomhulde tabletten in 4 blistermapjes met elk 14 filmomhulde tabletten.
Pyrukynd 20 mg filmomhulde tabletten
Doos met 56 filmomhulde tabletten in 4 blistermapjes met elk 14 filmomhulde tabletten.
Pyrukynd 50 mg filmomhulde tabletten
Doos met 56 filmomhulde tabletten in 4 blistermapjes met elk 14 filmomhulde tabletten.
Afbouwverpakkingen:
Pyrukynd 5 mg filmomhulde tabletten
Doos met 7 filmomhulde tabletten in een blistermapje.
Pyrukynd 20 mg filmomhulde tabletten + Pyrukynd 5 mg filmomhulde tabletten
Elke doos met 14 filmomhulde tabletten bevat:
7 filmomhulde tabletten van Pyrukynd 20 mg
7 filmomhulde tabletten van Pyrukynd 5 mg
Pyrukynd 50 mg filmomhulde tabletten + Pyrukynd 20 mg filmomhulde tabletten
Elke doos met 14 filmomhulde tabletten bevat:
7 filmomhulde tabletten van Pyrukynd 50 mg
7 filmomhulde tabletten van Pyrukynd 20 mg
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Agios Netherlands B.V.
Zuidplein 36
Regus Amsterdam WTC
1077XV Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1662/001
EU/1/22/1662/002
EU/1/22/1662/003
EU/1/22/1662/004
EU/1/22/1662/005
EU/1/22/1662/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 09 november 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Pyrukynd 100 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Pyrukynd 100 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 100 mg mitapivat (als sulfaat).
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 2,99 mg lactose (als monohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet
Blauwe, ovale filmomhulde tabletten van ongeveer 16 mm x 6,8 mm, met de opdruk 'M100' aan beide zijden bedrukt met blauwe inkt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Pyrukynd is geïndiceerd bij volwassenen voor de behandeling van anemie gerelateerd aan transfusie-afhankelijke en niet-transfusie-afhankelijke alfa- of bèta-thalassemie (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
De behandeling moet worden opgestart door een arts met ervaring in de behandeling van bloedziekten.
Dosering
De aanbevolen dosis is 100 mg tweemaal daags oraal ingenomen.
De behandeling met Pyrukynd is bedoeld voor lange termijn. Pyrukynd moet worden gestaakt als bij een patiënt na 6 maanden geen verbetering optreedt van de hemolytische anemie bij patiënten met niet-transfusie-afhankelijke thalassemie of na 1 jaar bij patiënten met transfusie-afhankelijke thalassemie, op basis van alle laboratoriumresultaten en de klinische toestand van de patiënt, tenzij er een andere verklaring is voor het uitblijven van een respons (bijv. bloeding, operatie, andere gelijktijdige ziekten).
Dosisaanpassing, onderbreking of stopzetting
Als een patiënt Pyrukynd om welke reden dan ook moet onderbreken of stopzetten, kan worden overwogen de dosis te verlagen naar 100 mg eenmaal daags voorafgaand aan onderbreking of stopzetting.
Als een Hb(hemoglobine)-concentratie boven de bovengrens van normaal [upper limit of normal (ULN)] wordt waargenomen, kan worden overwogen de dosis te verlagen naar 100 mg eenmaal daags totdat de Hb-concentratie van de patiënt daalt tot de ULN of lager.
Voor richtlijnen met betrekking tot het onderbreken of stopzetten van Pyrukynd vanwege ‘hypertransaminasemie’, zie rubriek 4.4.
Vergeten dosis
Indien een dosis Pyrukynd wordt vergeten, maar er minder dan 4 uur is verstreken na het geplande tijdstip, moet de dosis zo snel mogelijk worden toegediend. Is de periode langer dan 4 uur, mag er geen vervangende dosis worden toegediend en moet de patiënt wachten tot de volgende geplande dosis. Vervolgens moet de patiënt zijn/haar normale doseringsschema volgen.
Speciale populaties
Ouderen
Er zijn beperkte gegevens beschikbaar bij oudere patiënten. Er worden geen dosisaanpassingen aanbevolen bij oudere patiënten (zie rubriek 5.1 en 5.2).
Leverfunctiestoornissen
De farmacokinetiek van mitapivat is onderzocht bij volwassen proefpersonen met een matige leverfunctiestoornis. Dosisaanpassingen worden niet aanbevolen bij patiënten met een lichte of matige leverfunctiestoornis. Mitapivat is niet onderzocht bij patiënten met een ernstige leverfunctiestoornis.
Nierfunctiestoornissen
Er zijn beperkte gegevens beschikbaar bij patiënten met een lichte of matige nierfunctiestoornis. Er worden geen dosisaanpassingen aanbevolen bij patiënten met een lichte of matige nierfunctiestoornis (zie rubriek 5.2).
Er zijn geen gegevens beschikbaar bij patiënten met een ernstige nierfunctiestoornis. Er kan geen doseringsadvies worden gegeven.
Pediatrische patiënten
De veiligheid en werkzaamheid van Pyrukynd bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar. Er zijn niet-klinische onderzoeken bij jonge dieren uitgevoerd (zie rubriek 5.3).
Wijze van toediening
Voor oraal gebruik.
Pyrukynd kan met of zonder voedsel worden ingenomen. De tabletten moeten in hun geheel worden doorgeslikt. De tabletten mogen niet worden gebroken, fijngemaakt, gekauwd of opgelost omdat er momenteel geen gegevens beschikbaar zijn die andere toedieningswijzen ondersteunen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hypertransaminasemie
Leverschade is waargenomen in patiënten met thalassemie tijdens de eerste 6 maanden blootstelling aan mitapivat (zie rubriek 4.8). Leverfunctietesten moeten vóór de start van de behandeling met Pyrukynd en daarna maandelijks gedurende de eerste 6 maanden worden uitgevoerd, en indien klinisch geïndiceerd. De behandeling met Pyrukynd dient te worden onderbroken indien klinisch significante stijgingen in levertesten worden waargenomen of indien de alanine-aminotransferasewaarde > 5 maal de ULN bedraagt. De behandeling met Pyrukynd dient te worden gestaakt indien er een vermoeden bestaat van leverschade door mitapivat.
Geneesmiddelinteracties
Hormonale anticonceptiva
Mitapivat kan de systemische blootstelling aan hormonale anticonceptiva die gevoelige substraten zijn van cytochroom P450 3A4 (CYP3A4) (bijv. ethinylestradiol) verlagen (zie rubriek 4.5). Vrouwen die zwanger kunnen worden, moeten worden geïnformeerd over het gebruik van aanvullende of alternatieve anticonceptiemethoden (zie rubriek 4.6).
Gelijktijdige toediening van andere geneesmiddelen
Gelijktijdige toediening van bepaalde geneesmiddelen met mitapivat kan leiden tot een verhoogd risico op bijwerkingen, veranderingen in de werkzaamheid van mitapivat of veranderingen in de werkzaamheid van gelijktijdig toegediende geneesmiddelen (zie rubriek 4.5). Er moet rekening worden gehouden met mogelijke geneesmiddelinteracties bij het opstarten of stopzetten van de behandeling met mitapivat of andere geneesmiddelen die gelijktijdig met mitapivat worden toegediend.
Lactose
Dit geneesmiddel bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Begrenzing van de klinische gegevens
In de klinische onderzoeken werden geen patiënten geïncludeerd met actieve en/of ongecontroleerde hart- of longziekte.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Mitapivat wordt hoofdzakelijk gemetaboliseerd door CYP3A4 en is een substraat van P-glycoproteïne (P-gp). Mitapivat induceert CYP3A4 en kan ook CYP2B6, CYP2C8, CYP2C9, CYP2C19 en uridinedifosfaatglucuronosyltransferase 1A1 (UGT1A1) induceren. Mitapivat kan CYP3A4 remmen. Mitapivat kan P-gp induceren en remmen (zie rubriek 5.2).
Effecten van andere geneesmiddelen op mitapivat
CYP3A4-remmers
Het effect van itraconazol (een sterke CYP3A4-remmer) op de farmacokinetiek van een enkelvoudige dosis mitapivat werd beoordeeld in een fase 1-onderzoek. Itraconazol verhoogde de AUC0-t, AUC∞ en Cmax van mitapivat respectievelijk 4,7 maal, 4,9 maal en 1,7 maal. Een verhoogde plasmablootstelling aan mitapivat kan de kans op bijwerkingen verhogen. Gelijktijdig gebruik van CYP3A4-remmers met mitapivat moet worden vermeden (zie rubriek 4.4). Indien gelijktijdig gebruik van een matige CYP3A4-remmer onvermijdelijk is, moet de dosis mitapivat 100 mg eenmaal daags zijn en moeten patiënten worden gecontroleerd op een verhoogd risico op bijwerkingen. Bij gebruik met een matige CYP3A-remmer mogen patiënten een dosis van 100 mg eenmaal daags niet overschrijden.
CYP3A4-inductoren
Het effect van rifampicine (een sterke CYP3A4-inductor) op de farmacokinetiek van een enkelvoudige dosis mitapivat werd beoordeeld in een fase 1-onderzoek. Rifampicine verlaagde de AUC0-t, AUC∞ en Cmax van mitapivat met respectievelijk 91%, 91% en 77%. Een verlaagde plasmablootstelling aan mitapivat kan de werkzaamheid van mitapivat verminderen. Gelijktijdig gebruik van CYP3A4-inductoren met mitapivat moet worden vermeden (zie rubriek 4.4). Indien gelijktijdig gebruik van een CYP3A4-inductor onvermijdelijk is, moeten patiënten gecontroleerd worden op een verminderde werkzaamheid van mitapivat. Patiënten mogen de aanbevolen dosis van 100 mg tweemaal daags niet overschrijden.
Maagzuurremmers
Gelijktijdig gebruik van mitapivat met geneesmiddelen die de pH in de maag verhogen werd niet geëvalueerd in een klinisch onderzoek naar geneesmiddelinteracties; er waren echter geen klinisch betekenisvolle veranderingen in de steady‐state AUC en Cmax met gelijktijdige toediening van protonpompremmers bij patiënten met thalassemie op basis van populatie-PK-analyse.
Effecten van mitapivat op andere geneesmiddelen
CYP3A4-substraten
Het effect van mitapivat (100 mg tweemaal daags) op de farmacokinetiek van een enkele dosis midazolam (een gevoelig CYP3A4-substraat) is beoordeeld in een fase 1-onderzoek. Mitapivat in steady-state verminderde de AUC’s (AUC0-t, AUC∞) en Cmax van midazolam met respectievelijk 53% en 37%. Alternatieve behandelingen die geen gevoelig substraat van CYP3A4 zijn, moeten worden overwogen tijdens de behandeling met mitapivat (zie rubriek 4.4). Indien gelijktijdige toediening van mitapivat met gevoelige CYP3A4-substraten onvermijdelijk is, moeten patiënten zorgvuldig worden gecontroleerd, vooral bij substraten met een smalle therapeutische breedte (bijv. alfentanil, carbamazepine, ciclosporine, ergotamine, fentanyl, pimozide, kinidine, sirolimus, tacrolimus).
Hormonale anticonceptiva
Mitapivat kan de systemische blootstelling aan hormonale anticonceptiva die gevoelige substraten zijn van CYP3A4 (bijv. ethinylestradiol) wijzigen (zie rubriek 4.4) en kan de werkzaamheid ervan beïnvloeden (zie rubriek 4.6).
UGT1A1-, CYP2B6- en CYP2C-substraten
Op basis van in-vitro-gegevens kan mitapivat UGT1A1, CYP2B6, CYP2C8, CYP2C9 en CYP2C19 induceren (zie rubriek 5.2) en kan het de systemische blootstelling aan substraten van deze enzymen (bijv. irinotecan [UGT1A1], bupropion [CYP2B6], omeprazol [CYP2C19], repaglinide [CYP2C8], warfarine [CYP2C9]) verlagen. Gelijktijdig gebruik van mitapivat met substraten van deze enzymen werd niet beoordeeld in een klinisch onderzoek naar geneesmiddelinteracties. Alternatieve behandelingen die geen substraat van UGT1A1 of gevoelig substraat van CYP2B6 of CYP2C zijn, moeten worden overwogen tijdens de behandeling met mitapivat (zie rubriek 4.4). Indien gelijktijdige toediening onvermijdelijk is, moeten patiënten worden gecontroleerd op een verminderd therapeutisch effect van substraten van deze enzymen, vooral bij die met een smalle therapeutische breedte (bijv. irinotecan [UGT1A1], cyclofosfamide [CYP2B6], valproïnezuur [CYP2C19], paclitaxel [CYP2C8], warfarine en fenytoïne [CYP2C9]).
P-gp-substraten
Op basis van in-vitro-gegevens kan mitapivat P-gp induceren en remmen (zie rubriek 5.2) en kan het de systemische blootstelling aan substraten (bijv. dabigatranetexilaat) van dit transporteiwit wijzigen. Gelijktijdig gebruik van mitapivat met substraten van P-gp werd niet beoordeeld in een klinisch onderzoek naar geneesmiddelinteracties. Alternatieve behandelingen die geen P-gp-substraat zijn, moeten worden overwogen tijdens de behandeling met mitapivat (zie rubriek 4.4). Indien gelijktijdige toediening van mitapivat met P-gp-substraten onvermijdelijk is, moeten patiënten zorgvuldig worden gecontroleerd, vooral bij substraten met een smalle therapeutische breedte (bijv. colchicine, digoxine).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
Vrouwen die zwanger kunnen worden, moeten voorkomen dat zij zwanger worden tijdens de behandeling met Pyrukynd.
Vrouwen die zwanger kunnen worden, moeten anticonceptie gebruiken tijdens de behandeling met Pyrukynd en gedurende ten minste 1 maand na de laatste dosis. Mitapivat kan de systemische blootstelling aan hormonale anticonceptiva die gevoelige substraten zijn van CYP3A4 verlagen (zie rubriek 4.4 en 4.5). Aanvullende of alternatieve anticonceptiemethoden moeten worden overwogen.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van mitapivat bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Pyrukynd wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of mitapivat en/of de metabolieten ervan in de moedermelk wordt/worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Pyrukynd niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens bij de mens over het effect van mitapivat op de vruchtbaarheid. Uit dieronderzoek zijn omkeerbare effecten op de mannelijke en vrouwelijke voortplantingsorganen gebleken (zie rubriek 5.3). Tijdens het gebruik van mitapivat kan er een invloed zijn op het vermogen van een vrouw en een man om zwanger te worden of een kind te verwekken.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Pyrukynd heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten moet worden geadviseerd voorzichtig te zijn bij het besturen van voertuigen of bedienen van machines als zij tijdens de behandeling met Pyrukynd last hebben van insomnia (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheidsbeoordeling van Pyrukynd is gebaseerd op ervaring uit twee gerandomiseerde, dubbelblinde, placebogecontroleerde klinische onderzoeken: één bij volwassen patiënten met niet-transfusie-afhankelijke alfa- of bèta-thalassemie (ENERGIZE) en één bij volwassen patiënten met transfusie-afhankelijke alfa- of bèta-thalassemie (ENERGIZE-T). In beide onderzoeken samen kregen 301 proefpersonen Pyrukynd tijdens de dubbelblinde periode en 292 proefpersonen hadden > 12 maanden blootstelling aan Pyrukynd met voortgezette blootstelling tijdens de open-label verlengingsperiode. Het veiligheidsprofiel voor Pyrukynd werd gekenmerkt met inachtname van de gegevens uit zowel de dubbelblinde als de open-label verlengingsperiode.
De bijwerking die het vaakst voorkwam in beide onderzoeken was hoofdpijn (24,9%) en insomnia (24,3%) en de meest afwijkende laboratoriumuitslagen die het vaakst werden waargenomen waren verlaagd oestron (mannen) (57,8%), verhoogd vrij testosterongehalte (mannen) (57,4%), verhoogd testosterongehalte in het bloed (mannen) (40,2%) en verlaagd oestradiol (mannen) (15,6%).
Lijst van bijwerkingen in tabelvorm
De bijwerkingen in verband met Pyrukynd zoals vastgesteld in klinische onderzoeken bij patiënten met thalassemie worden hieronder in tabelvorm weergegeven.
De bijwerkingen zijn gerangschikt volgens MedDRA-systeem/orgaanklasse en frequentie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiecategorie worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1: Bijwerkingen
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms |
| Psychische stoornissen | Insomnia | ||
| Zenuwstelselaandoeningen | Hoofdpijn | Duizeligheid | |
| Hartaandoeningen | Hartkloppingen | ||
| Lever- en galaandoeningen | Hypertransaminasemie | ||
Huid- en onderhuidaandoeningen | Pruritus Uitslag | ||
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie Pijn in de ledematen | ||
Nier- en urinewegaandoeningen | Proteïnurie | ||
| Onderzoeken | Verlaagd oestron (mannen) Verhoogd vrij testosteron (mannen) Verhoogd testosteron in het bloed (mannen) Verlaagd oestradiol (mannen) |
Beschrijving van geselecteerde bijwerkingen
Hypertransaminasemie
Bij ENERGIZE en ENERGIZE-T ondervonden 2 van de 301 patiënten (0,66%) die met Pyrukynd werden behandeld, bijwerkingen die wezen op hepatocellulair letsel tijdens de dubbelblinde periode. Drie extra patiënten ondervonden bijwerkingen die wezen op hepatocellulair letsel tijdens de open-label verlengingsperiode na het overschakelen van placebo naar Pyrukynd. Voor 2 van de 5 patiënten waren de bijwerkingen ernstig (waardoor ziekenhuisopname noodzakelijk was) en voor de overige 3 waren de bijwerkingen niet ernstig. Deze bijwerkingen werden gekenmerkt door een tijd tot aanvang binnen de eerste 6 maanden van de behandeling met piekverhogingen van alanine-aminotransferase van > 5×ULN. Alle patiënten stopten met de behandeling met Pyrukynd en deze bijwerkingen verbeterden na stopzetting van de behandeling. Geen van de bijwerkingen resulteerde in leverfalen, levertransplantatie of overlijden.
Veranderingen in geslachtshormoonspiegels
Mitapivat is een zwakke aromataseremmer in vitro. Bij ENERGIZE werd bij 15 van de 46 mannen (32,6%) een verhoging van testosteron tot boven de normale waarden gezien en bij 18 van de 46 mannen (39,1%) en 2 van de 46 mannen (4,3%) werd een verlaging van respectievelijk oestron en oestradiol onder de ondergrens van de normaalwaarde gezien. Bij ENERGIZE-T werd bij 25 van de 79 mannen (31,6%) een verhoging van testosteron tot boven de normale waarden gezien en bij 46 van de 79 mannen (58,2%) en 15 van de 79 mannen (19%) werd een verlaging van respectievelijk oestron en oestradiol onder de ondergrens van de normaalwaarde gezien. Deze veranderingen in de hormoonspiegels bleven in de loop van de behandeling met Pyrukynd behouden. Bij patiënten die de behandeling met Pyrukynd stopzetten, waren de hormoonveranderingen omkeerbaar. De analyse van geslachtshormonen bij vrouwelijke patiënten was beperkt wegens de fysiologische variaties in hormoonspiegels die gedurende de normale menstruatiecyclus worden verwacht en wegens de verschillende soorten hormonale anticonceptiva die door de patiënten werden gebruikt. Insomnia
Bij ENERGIZE werd slapeloosheid gemeld bij 35 van de 129 (27,1%) patiënten die Pyrukynd kregen en 5 van de 63 (7,9%) patiënten die placebo kregen. Bij ENERGIZE-T werd slapeloosheid gemeld bij 38 van de 172 (22,1%) patiënten die Pyrukynd kregen en 8 van de 85 (9,4%) patiënten die placebo kregen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen informatie over overdosering met mitapivat.
Bij overdosering moeten patiënten een symptomatische behandeling krijgen en moeten er, indien nodig, gepaste ondersteunende maatregelen worden genomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: overige hematologische middelen, ATC-code: B06AX04
Werkingsmechanisme
Mitapivat is een pyruvaatkinaseactivator en werkt door rechtstreeks te binden aan het pyruvaatkinasetetrameer.
Bij thalassemie leidt onbalans in de productie van globineketens tijdens erytropoëse tot verhoogde oxidatieve stress, wat leidt tot ineffectieve erytropoëse en hemolyse. Mitapivat verbetert de energiehomeostase, de levensduur van rode bloedcellen, ineffectieve erytropoëse en hemolyse door de activiteit van pyruvaatkinase te verhogen.
Farmacodynamische effecten
Bij gezonde vrijwilligers en patiënten met thalassemie werden afnames in 2,3-diphosphoglyceraat en verhogingen van ATP-concentraties waargenomen na het doseren van mitapivat tot steady state.
Klinische werkzaamheid en veiligheid
De werkzaamheid van Pyrukynd werd geëvalueerd in 2 multinationale klinische fase 3-onderzoeken bij patiënten met alfa- en bèta-thalassemie: ENERGIZE en ENERGIZE-T.
Patiënten met niet-transfusie-afhankelijke thalassemie (ENERGIZE)
De werkzaamheid van Pyrukynd werd beoordeeld in een multinationaal, gerandomiseerd, dubbelblind, placebogecontroleerd klinisch onderzoek (ENERGIZE) bij 194 volwassen patiënten met niet-transfusie-afhankelijke alfa- of bèta-thalassemie, gedefinieerd als patiënten die in de 24 weken vóór de randomisatie niet meer dan 5 RBC eenheden hadden getransfundeerd en geen RBC transfusies hadden ontvangen in de 8 weken vóór de geïnformeerde toestemming en tijdens de screeningsperiode. Patiënten werden opgenomen als ze een gedocumenteerde diagnose hadden van thalassemie (bèta-thalassemie met of zonder alfa-globine genmutaties, HbE/bèta-thalassemie of alfa-thalassemie/HbH-ziekte) en een Hb-concentratie ≤ 100 g/l (≤ 10 g/dl; ≤ 6,2 mmol/l) bij de baseline. Patiënten werden uitgesloten als zij actieve en/of ongecontroleerde hart- of longziekte hadden. Randomisatie werd gestratificeerd naar baseline Hb-concentraties (≤ 90 g/l versus 91-100 g/l; ≤ 9 g/dl vs. 9,1-10 g/dl; ≤ 5,6 mmol/l vs. > 5,6-6,2 mmol/l) en thalassemie genotype (alfa-thalassemie/HbH-ziekte versus bèta-thalassemie).
Van de 194 patiënten met niet-transfusieafhankelijke alfa- of bèta-thalassemie werden 130 patiënten gerandomiseerd om tweemaal daags 100 mg Pyrukynd te ontvangen gedurende de dubbelblinde periode van 24 weken. De mediane duur van de behandeling met Pyrukynd was 24,1 weken (bereik 1,1 tot 28,1 weken). In totaal werden 97 (75%) patiënten gedurende > 24 weken blootgesteld aan Pyrukynd. Van de 194 gerandomiseerde patiënten was de mediane leeftijd 41,0 jaar (bereik 18 tot 69) en 36,6% was man; ras werd gerapporteerd bij 99% van de patiënten: 56,2% blank, 39,2% Aziatisch, 1,0% zwart of Afro-Amerikaans, 0,5% multiraciaal en 2,1% onbekend.
De ziektekenmerken in de uitgangssituatie zijn weergegeven in tabel 2.
Tabel 2: Ziektekenmerken in de uitgangssituatie bij patiënten met niet-transfusie-afhankelijke thalassemie (ENERGIZE)
| Ziektekenmerken in de uitgangssituatie1 | Pyrukynd N = 130 | Placebo N = 64 | Totaal N = 194 |
Hemoglobine (g/l)2, n Mediaan (min, max) | 130 83,88 (53,0; 104,0) | 64 84,17 (58,5; 107,0) | 194 84,00 (53,0; 107,0) |
| Thalassemiegenotype, n (%) alfa-thalassemie/HbH-ziekte | 42 (32,3) | 20 (31,3) | 62 (32,0) |
| Ziektekenmerken in de uitgangssituatie1 | Pyrukynd N = 130 | Placebo N = 64 | Totaal N = 194 |
| bèta-thalassemie | 88 (67,7) | 44 (68,8) | 132 (68,0) |
Transfusielast (RBC-eenheden)3, n (%) 0 1-2 3-5 | 114 (87,7) 10 (7,7) 6 (4,6) | 54 (84,4) 7 (10,9) 3 (4,7) | 168 (86,6) 17 (8,8) 9 (4,6) |
Reticulocyten (fractie van 1), n Mediaan (min, max) | 122 0,05 (0,003; 0,298) | 58 0,04 (0,000; 0,219) | 180 0,05 (0,000; 0,298) |
Indirecte bilirubine (μmol/l), n Mediaan (min, max) | 130 23,38 (2,2; 155,8) | 62 22,63 (2,7; 81,6) | 192 23,00 (2,2; 155,8) |
LDH (U/l), n Mediaan (min, max) | 130 263,50 (107,5; 1.207,5) | 64 267,25 (110,0; 1.009,0) | 194 265,00 (107,5; 1.207,5) |
Hepatische ijzerconcentratie (mg/g), n Mediaan (min, max) | 98 3,93 (0,75; 27,19) | 52 2,76 (0,75; 18,53) | 150 3,64 (0,75; 27,19) |
| Voorgeschiedenis van splenectomie, n (%) | 47 (36,2) | 25 (39,1) | 72 (37,1) |
| Voorgeschiedenis van cholecystectomie, n (%) | 45 (34,6) | 16 (25,0) | 61 (31,4) |
| Eerdere voorgeschiedenis van ijzerchelatie, n (%) | 46 (35,4) | 22 (34,4) | 68 (35,1) |
Hb: hemoglobine, LDH: lactaatdehydrogenase, RBC: rode bloedcellen
1 n is het aantal patiënten zonder ontbrekende gegevens.
2 Hb bij de uitgangssituatie in g/dl: mediaan 8,40 (bereik: 5,3 tot 10,7). Hb bij de uitgangssituatie in mmol/l: mediaan 5,21 (bereik: 3,3 tot 6,6).
3 Totaal aantal getransfundeerde RBC-eenheden in de 24 weken durende periode vóór randomisatie.
Onder de 62 gerandomiseerde patiënten met niet-transfusieafhankelijke alfa-thalassemie was de mediane leeftijd 39,0 jaar (bereik 18 tot 67) en 17,7% was man; ras werd genoteerd bij 98,4% van de patiënten: 59,7% Aziatisch, 35,5% blank, en 3,2% onbekend. In de periode van 24 weken voorafgaand aan de randomisatie ontving 95,2% van de patiënten geen RBC-transfusies, aan 3,2% is 1-2 RBC-eenheden getransfundeerd en aan 1,6% zijn 3-5 RBC eenheden getransfundeerd. Bij de uitgangssituatie was de mediane Hb 87,00 g/l (bereik 53,0 tot 103,0) of 8,70 g/dl (bereik 5,3 tot 10,3) of 5,39 mmol/l (bereik 3,3 tot 6,4), mediaan aantal reticulocyten (fractie van 1) was 0,04 (bereik 0,010 tot 0,221), mediane indirecte bilirubine was 17,74 µmol/l (bereik 2,7 tot 155,8), mediaan LDH was 242,75 E/l (bereik 110,0 tot 886,0), en mediane ijzerconcentratie in de lever was 2,57 mg/g (bereik 0,75 tot 14,14). 16,1% van de patiënten had een voorgeschiedenis van splenectomie, 22,6% had een voorgeschiedenis van cholecystectomie, en 19,4% had een voorgeschiedenis van ijzerchelatie.
Het primaire eindpunt van Hb-respons werd gedefinieerd als een toename van ≥ 10 g/l (≥ 1 g/dl; ≥ 0,62 mmol/l) in de gemiddelde Hb-concentratie van week 12 tot en met week 24 in vergelijking met de uitgangssituatie. De werkzaamheidsresultaten zijn weergegeven in tabel 3.
Tabel 3: Werkzaamheidsresultaten bij patiënten met niet-transfusie-afhankelijke thalassemie
(ENERGIZE)
| Pyrukynd N = 130 | Placebo N = 64 | Verschil | ||
| Primaire eindpunt | n (%) | n (%) | Aangepast verschil (%) (95%-BI) | p-waarde1 |
| Hb-respons2 | 55 (42,3) | 1 (1,6) | 40,9 (32,0; 49,8) | < 0,0001 |
| Secundaire eindpunten | KK gemiddelde (95%-BI) | KK gemiddelde (95%-BI) | KK gemiddelde verschil (95%-BI) | p-waarde1 |
| Hemoglobine (g/l)3 | 8,57 (7,26; 9,88) | -1,06 (-2,77; 0,65) | 9,63 (7,80; 11,46) | < 0,0001 |
| FACIT-Vermoeidheid4 | 4,85 (3,41; 6,30) | 1,46 (-0,43; 3,34) | 3,40 (1,21; 5,59) | 0,0026 |
BI: betrouwbaarheidsinterval, Hb: hemoglobine, KK gemiddelde: kleinste-kwadratengemiddelde 1 Alle p-waarden zijn 2-zijdig en alle resultaten zijn statistisch significant.
2 Voor de Hb-respons is het verschil aangepast voor randomisatiestratificatiefactoren, waaronder Hb-concentraties (≤ 9,0 g/dl versus 9,1-10,0 g/dl) en thalassemie genotype (alfa-thalassemie/HbH-ziekte vs. bèta-thalassemie). De tweezijdige p-waarde is gebaseerd op de Mantel-Haenszel stratum-gewogen methode, aangepast voor de randomisatiestratificatiefactoren.
3 Verandering ten opzichte van de uitgangssituatie in gemiddelde Hb-concentratie van week 12 tot en met week 24. Aangepast verschil in g/dl is 0,96 (95%-BI: 0,78; 1,15). Aangepast verschil in mmol/l is 0,60 (95%-BI: 0,48; 0,71).
4 Verandering ten opzichte van de uitgangssituatie in de score op de gemiddelde Functional Assessment of Chronic Illness Therapy (FACIT)-Fatigue van week 12 tot en met week 24. De FACIT-Fatigue totaalscore varieert van 0 tot 52, waarbij een hogere score duidt op een betere gezondheidsgerelateerde kwaliteit van leven.
Opmerking: Voor de eindpunten van verandering ten opzichte van de baseline in gemiddelde Hb-concentratie van week 12 tot en met week 24 en verandering ten opzichte van de uitgangssituatie in gemiddelde FACIT-Fatigue-score van week 12 tot en met week 24, zijn de 95%-BI's en de tweezijdige p-waarden gebaseerd op een analyse van covariantie (ANCOVA)-model, dat verandering ten opzichte van de baseline als de afhankelijke variabele, behandelingsgroep als de onafhankelijke variabele en de uitgangssituatie en de randomisatiestratificatiefactoren als covariabelen omvatte.
De meeste patiënten in de Pyrukynd-groep ervoeren een toename ten opzichte van de uitgangssituatie in de gemiddelde Hb-waarde van week 12 tot en met 24 (afbeelding 1). Toediening van Pyrukynd leidde tot vroege en aanhoudende toenames in de Hb-waarde (afbeelding 2). Met voortgezette blootstelling aan Pyrukynd in de open-label verlengingsperiode bleven de toenames in Hb-concentratie behouden met een gemiddelde verandering in week 48 ten opzichte van de uitgangswaarde van 9,3 g/l (95%-BI: 7,67; 10,97) of 0,9 g/dl (95%-BI: 0,77; 1,10) of 0,6 mmol/l (95%-BI: 0,48; 0,68).
Afbeelding 1: Gemiddelde verandering ten opzichte van de uitgangssituatie in hemoglobine van week 12 tot en met week 24 door de patiënt – alle gerandomiseerde patiënten (ENERGIZE)
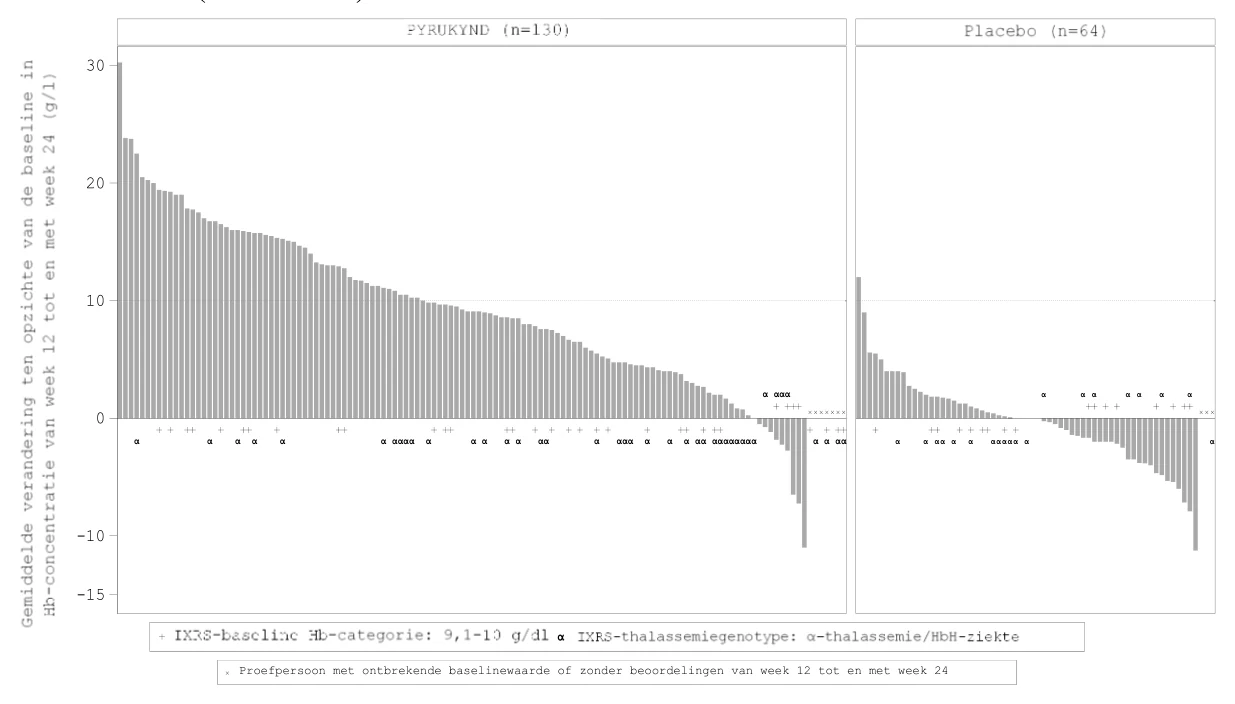
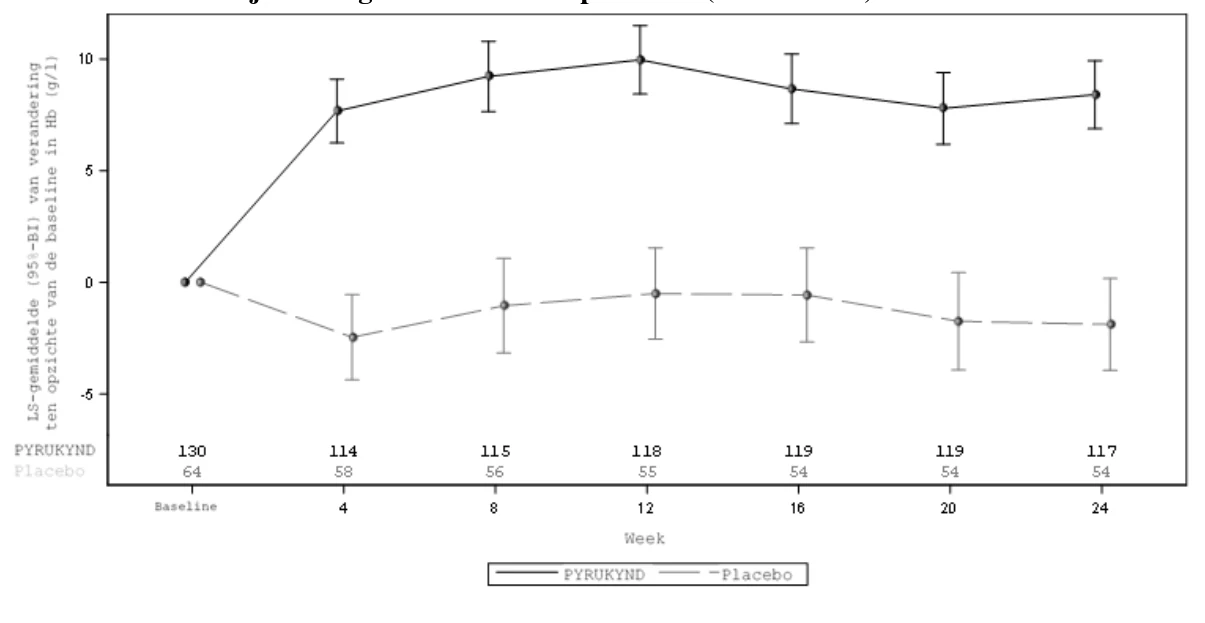
Afbeelding 2: Verandering ten opzichte van de uitgangssituatie in hemoglobine in de loop van de tijd – alle gerandomiseerde patiënten (ENERGIZE)
Van de 55 patiënten met Hb-respons in de Pyrukynd-groep bedroeg de gemiddelde Hb-stijging 15,55 g/l (1,56 g/dl of 0,96 mmol/l) en de mediane responsduur 19,6 weken (bereik 4,0 tot 23,4+ weken) tijdens de dubbelblinde periode van 24 weken. Met voortgezette blootstelling aan Pyrukynd in de open-label verlengingsperiode voor een totaal van hoogstens 126,1 weken was de mediane duur van respons 32,9 weken (bereik 15,4 tot 99,3+ weken).
Patiënten in de Pyrukynd-groep ervoeren een verbetering in vergelijking met placebo in de verandering ten opzichte van de uitgangssituatie tot week 24 voor 2 markers van hemolyse (indirect bilirubine [-10,62 µmol/l (95%-BI: -13,74, -7,50)] en lactaatdehydrogenase [-24,28 E/l (95%-BI: -
45,40, -3,15)]) en 1 marker van erytropoëse (reticulocyten/erythrocyten ratio [-0,0135 (95%-BI: -0,0217, -0,0053)]); er werden geen verbeteringen waargenomen voor patiënten in de Pyrukynd-groep vergeleken met placebo voor haptoglobine of erytropoëtine.
Tijdens behandeling met Pyrukynd werd de ijzerconcentratie in de lever enkel beoordeeld tijdens de open-label verlengingsperiode. Patiënten die met Pyrukynd werden behandeld, ervoeren een verbetering van de ijzerconcentratie in de lever in week 48 tijdens de open-label verlengingsperiode met een gemiddelde verandering ten opzichte van de uitgangswaarde van −0,84 mg/g (95%-BI: −1,33; −0,36).
De patiënten waren bij de uitgangssituatie vermoeid, wat tot uiting kwam in een gemiddelde FACIT-vermoeidheidsscore van ongeveer 36 in zowel de Pyrukynd- als de placebogroep. Een groter deel van de patiënten in de Pyrukynd-groep vergeleken met de placebogroep ervoer een betekenisvolle veranderingsdrempel binnen de persoon voor de FACIT-vermoeidheidsscore, gedefinieerd als een verbetering van ≥ 4,5 punten ten opzichte van de uitgangswaarde in de gemiddelde FACIT-vermoeidheidsscore van week 12 tot en met 24 [14,2% (95%-BI: 1,1, 27,2)] (Afbeelding 3).
Afbeelding 3: Gemiddelde verandering ten opzichte van de uitgangswaarde in FACIT-
Fatigue-score van week 12 tot en met week 24 – alle gerandomiseerde patiënten (ENERGIZE)
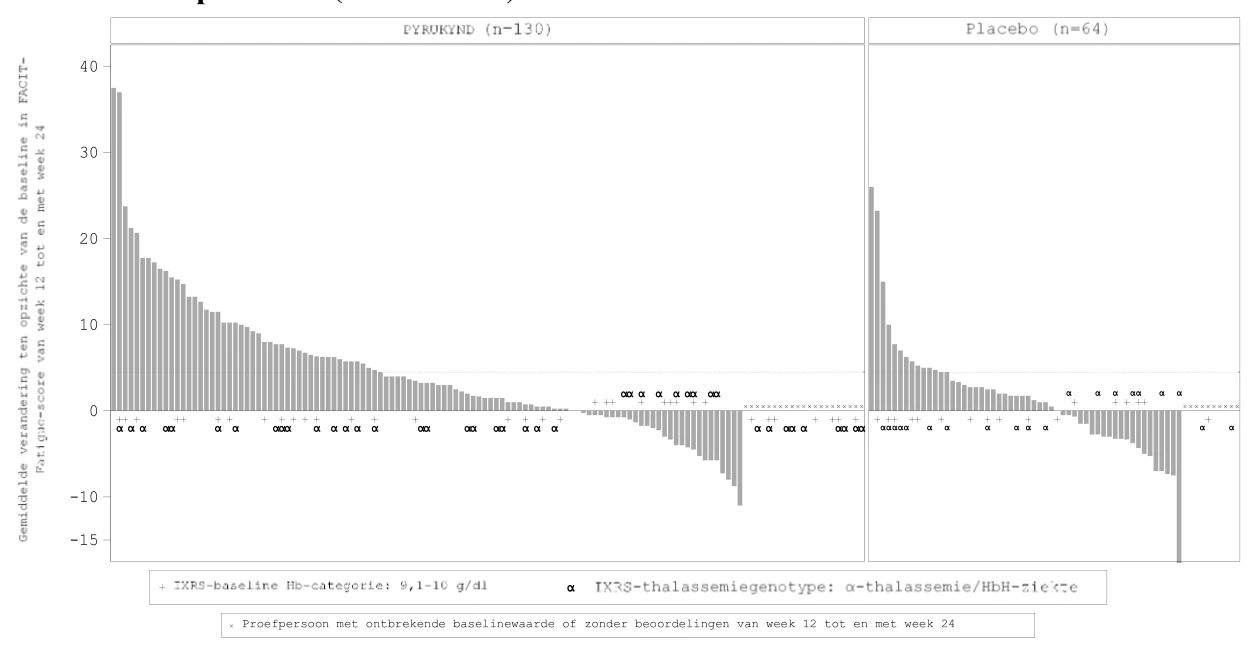
Opmerking: De stippellijn vertegenwoordigt de zinvolle veranderingsdrempel voor FACIT-Fatigue-score binnen de persoon.
Bij de uitgangssituatie bedroeg de gemiddelde afstand bij de 6-minutenlooptest (6MWT) 422 meter in de Pyrukynd-arm en 412 meter in de placebogroep. Patiënten in de Pyrukynd-groep ervoeren een verbeterd loopvermogen in vergelijking met placebo, zoals beoordeeld aan de hand van verandering vanaf de uitgangssituatie tot week 24 in 6MWT-afstand. De verandering in LS-gemiddelde (SE) was 30,48 meter (5,651) in de Pyrukynd-groep en 7,11 meter (7,346) in de placebogroep. Het LS-gemiddelde (SE) verschil was 23,36 meter (8,337) (95%-BI: 6,90, 39,83).
Patiënten met transfusie-afhankelijke thalassemie (ENERGIZE-T)
De werkzaamheid van Pyrukynd werd onderzocht in een multinationaal, gerandomiseerd, dubbelblind, placebogecontroleerd klinisch onderzoek (ENERGIZE-T) onder 258 volwassen patiënten met transfusie-afhankelijke alfa- of bèta-thalassemie, gedefinieerd als patiënten die 6 tot 20 RBC-eenheden hadden ontvangen en een transfusievrije periode van niet langer dan 6 weken in de 24 weken voorafgaand aan randomisatie. Patiënten werden opgenomen als ze een gedocumenteerde diagnose van thalassemie hadden (bèta-thalassemie met of zonder alfa-globine genmutaties, HbE/bèta-thalassemie of alfa-thalassemie/HbH-ziekte). Patiënten werden uitgesloten als ze een actieve en/of ongecontroleerde hart- of longziekte hadden. De randomisatie werd gestratificeerd op basis van geografische regio (Noord-Amerika en Europa versus Azië-Pacific versus rest van de wereld) en thalassemie genotype (β0/β0 vs. non-β0/β0).
Van de 258 patiënten met transfusie-afhankelijke alfa- of bèta-thalassemie werden 171 patiënten gerandomiseerd naar tweemaal daags 100 mg Pyrukynd tijdens de 48 weken durende dubbelblinde periode. De mediane duur van de behandeling met Pyrukynd was 48,1 weken (bereik 0,3 tot 59,9 weken). In totaal werden 104 (60,5%) patiënten gedurende > 48 weken blootgesteld aan Pyrukynd. Van de 258 gerandomiseerde patiënten was de mediane leeftijd 33,5 jaar (variërend van 18 tot 67 jaar) en 47,3% was man; 62,0% was afkomstig uit Noord-Amerika en Europa, 18,2% was afkomstig uit Azië-Pacific en 19,8% uit de rest van de wereld; ras werd gerapporteerd bij 95,7% van de patiënten: 60,1% blank, 30,2% Aziatisch, 0,8% zwart of Afro-Amerikaans, 0,8% multiraciaal en 3,9% onbekend.
De ziektekenmerken bij de uitgangssituatie worden weergegeven in tabel 4.
Tabel 4: De ziektekenmerken bij de uitgangssituatie bij patiënten met transfusie-afhankelijke thalassemie (ENERGIZE-T)
| De ziektekenmerken bij de uitgangssituatie1 | Pyrukynd N = 171 | Placebo N = 87 | Totaal N = 258 |
Hemoglobine (g/l), n1 Mediaan (min, max) | 171 89,60 (51,0; 118,4) | 87 89,20 (51,2; 109,1) | 258 89,35 (51,0; 118,4) |
Thalassemiegenotype, n (%) bèta0/bèta0 niet-bèta0/ bèta0 alfa-thalassemie/HbH-ziekte bèta-thalassemie | 75 (43,9) 96 (56,1) 9 (5,3) 162 (94,7) | 39 (44,8) 48 (55,2) 3 (3,4) 84 (96,6) | 114 (44,2) 144 (55,8) 12 (4,7) 246 (95,3) |
Transfusielast (RBC-eenheden), n (%)2 ≤ 12 > 12 | 54 (31,6) 117 (68,4) | 21 (24,1) 66 (75,9) | 75 (29,1) 183 (70,9) |
Hepatische ijzerconcentratie (mg/g), n Mediaan (min, max) | 133 4,58 (0,37, 28,21) | 74 4,43 (0,37, 20,47) | 207 4,55 (0,37, 28,21) |
| Voorgeschiedenis van splenectomie, n (%) | 92 (53,8) | 49 (56,3) | 141 (54,7) |
| Voorgeschiedenis van cholecystectomie, n (%) | 42 (24,6) | 24 (27,6) | 66 (25,6) |
| Eerdere voorgeschiedenis van ijzerchelatie, n (%) | 165 (96,5) | 87 (100) | 252 (97,7) |
Hb: hemoglobine, RBC: rode bloedcellen
1 n is het aantal patiënten met niet-ontbrekende gegevens.
2 Pretransfusie Hb-drempel is het gemiddelde van alle pretransfusie Hb-concentraties voor de RBC-transfusies toegediend tijdens de 24 weken durende periode vóór randomisatie. Pretransfusie Hb-drempel in g/dl: mediaan 8,94 (bereik: 5,1 tot 11,8). Pretransfusie Hb-drempel in mmol/l: mediaan 5,54 (bereik: 3,2 tot 7,3). 3 Totaal aantal getransfundeerde RBC-eenheden in de periode van 24 weken vóór randomisatie.
Onder de 12 gerandomiseerde patiënten met transfusie-afhankelijke alfa-thalassemie was de mediane leeftijd 42,0 jaar (bereik 25 tot 62) en 41,7% was man; ras werd genoteerd bij 100% van de patiënten: 58,3% Aziatisch, 25,0% blank, en 16,7% onbekend; 66,7% kwam uit Noord-Amerika en Europa en 33,3% kwam uit Zuidoost-Azië. In de periode van 24 weken voorafgaand aan de randomisatie ontving 75,0% van de patiënten een transfusie van ≤ 12 RBC-eenheden en 25,0% een transfusie van > 12 RBC-eenheden. Bij de uitgangssituatie was de mediane pretransfusie Hb-drempel 79,90 g/l (bereik 58,7 tot 91,9) of 7,99 g/dl (bereik 5,9 tot 9,2) of 4,95 mmol/l (bereik 3,6 tot 5,7), en mediane ijzerconcentratie in de lever was 6,3 mg/g (bereik 1,22 tot 16,11). 25,0% van de patiënten had een voorgeschiedenis van splenectomie, 16,7% had een voorgeschiedenis van cholecystectomie, en 100% had een voorgeschiedenis van ijzerchelatie.
De werkzaamheidsresultaten, waaronder de primaire en secundaire eindpunten die de duurzaamheid van het effect van Pyrukynd versus placebo op de transfusielast karakteriseren, worden weergegeven in tabel 5.
Tabel 5: Werkzaamheidsresultaten bij patiënten met transfusie-afhankelijke thalassemie
(ENERGIZE‐T)
| Pyrukynd N = 171 | Placebo N = 87 | Verschil | ||
| Primaire eindpunt | n (%) | n (%) | Aangepast verschil2 (%) (95%-BI) | p-waarde1 |
TRR: ≥ 50% vermindering in RBC-eenheden getransfundeerd met een vermindering van ≥ 2 RBC-eenheden getransfundeerd, in elke willekeurige opeenvolgende 12 weken tot en met week 48 vergeleken met de uitgangssituatie | 52 (30,4) | 11 (12,6) | 17,6 (8,0, 27,2) | 0,0003 |
| Secundaire eindpunten | n (%) | n (%) | Aangepast verschil2 (%) (95%-BI) | p-waarde1 |
≥ 50% vermindering ten opzichte van de uitgangswaarde in RBC-eenheden getransfundeerd in elke willekeurige opeenvolgende periode van 24 weken | 23 (13,5) | 2 (2,3) | 11,1 (5,1, 17,0) | 0,0003 |
≥ 33% vermindering ten opzichte van de uitgangswaarde in RBC-eenheden van week 13 tot en met week 48 | 25 (14,6) | 1 (1,1) | 13,4 (7,7; 19,1) | < 0,0001 |
≥ 50% vermindering ten opzichte van de uitgangswaarde in RBC-eenheden van week 13 tot en met week 48 | 13 (7,6) | 1 (1,1) | 6,4 (1,9; 10,9) | 0,0056 |
BI: betrouwbaarheidsinterval, RBC: rode bloedcellen, TRR: transfusiereductierespons 1 Alle p-waarden zijn 2-zijdig en alle resultaten zijn statistisch significant.
2 Het verschil is aangepast voor randomisatiestratificatiefactoren, waaronder geografische regio (Noord-Amerika en Europa versus Azië-Stille Oceaan versus de rest van de wereld) en thalassemie genotype (β0/β0 vs. non-β0/β0). De tweezijdige p-waarde is gebaseerd op de Mantel-Haenszel stratum-gewogen methode, aangepast voor de randomisatiestratificatiefactoren.
Tijdens de dubbelblinde periode bereikten 17 (9,9%) patiënten in de Pyrukynd-groep en 1 (1,1%) patiënt in de placebogroep transfusie-onafhankelijkheid, gedefinieerd als transfusievrij gedurende ten minste 8 opeenvolgende weken tot en met week 48. Drie patiënten in de Pyrukynd-groep kregen geen transfusies tijdens de 48 weken durende dubbelblinde periode. Aan het einde van de dubbelblinde periode waren 4 patiënten in de Pyrukynd-groep > 40 weken transfusievrij gebleven, waaronder 1 patiënt gedurende 59,9 weken. Met voortgezette blootstelling aan Pyrukynd in de open-label verlengingsperiode voor een totaal van hoogstens 99,3 weken waren 3 patiënten in de Pyrukynd-groep transfusievrij gebleven gedurende 64,3, 75,0 en 77,1 weken.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Pyrukynd in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van niet-transfusie- en transfusie-afhankelijke alfa- of bèta-thalassemie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Ouderen
In klinische onderzoeken met Pyrukynd werden onvoldoende patiënten van 65 jaar en ouder opgenomen om te bepalen of zij anders reageren dan jongere patiënten.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van mitapivat is bepaald bij gezonde volwassenen en patiënten met thalassemie. Na orale toediening wordt mitapivat gemakkelijk geabsorbeerd, uitgebreid gedistribueerd en vertoont het een lage klaring.
Bij herhaalde dosering werd auto-inductie van de mitapivatklaring gezien.
De farmacokinetiek van mitapivat vertoonde een lage tot matige variabiliteit bij gezonde, volwassen proefpersonen.
Absorptie
Mitapivat werd gemakkelijk geabsorbeerd na enkelvoudige en meervoudige doses bij gezonde proefpersonen en patiënten met thalassemie. Mediane Tmax-waarden in de evenwichtstoestand waren 0,5 tot 1 uur na toediening voor het onderzochte dosisbereik (5 mg tot 700 mg tweemaal daags).
De absolute biologische beschikbaarheid na een enkelvoudige dosis bedroeg ongeveer 73%.
Effect van voedsel
Na toediening van een enkelvoudige dosis bij gezonde proefpersonen met een vetrijke maaltijd (ongeveer 900 tot 1.000 totale calorieën, met 500 tot 600 calorieën van vet, 250 calorieën van koolhydraten en 150 calorieën van eiwitten) was er geen verandering in de AUC∞, terwijl de Cmax van mitapivat met 42% verminderde. Toediening van mitapivat met een vetrijke maaltijd had geen klinisch betekenisvol effect op de farmacokinetiek van mitapivat.
Distributie
Mitapivat bindt in sterke mate aan eiwitten (97,7%) in plasma met een lage RBC-verdeling. Het gemiddelde distributievolume (Vz) was 135 l.
Biotransformatie
In-vitro-onderzoek heeft aangetoond dat mitapivat hoofdzakelijk gemetaboliseerd wordt door CYP3A4. Na een enkelvoudige orale dosis radioactief gemerkt mitapivat van 120 mg toegediend aan gezonde proefpersonen was onveranderd mitapivat het belangrijkste circulerende bestanddeel.
In-vitro-onderzoek naar geneesmiddelinteracties
Metabole routes
Mitapivat induceert CYP3A4 en kan ook CYP2B6, CYP2C8, CYP2C9, CYP2C19 en UGT1A1 induceren. Mitapivat kan CYP3A4 remmen.
Geneesmiddeltransportsystemen
Mitapivat is een substraat van P-gp en kan P-gp induceren en remmen.
Eliminatie
Mitapivat heeft een gemiddelde halfwaardetijd (t1/2) die varieert van 16,2 tot 79,3 uur na toediening van een enkelvoudige orale dosis (5 tot 2.500 mg) aan gezonde proefpersonen in nuchtere toestand.
Na een enkelvoudige orale toediening van radioactief gemerkt mitapivat aan gezonde proefpersonen werd van de toegediende radioactieve dosis in totaal 89,1% uitgescheiden, waarvan 49,6% in de urine (2,6% onveranderd) en 39,6% in de feces (minder dan 1% onveranderd).
Speciale populaties
Er zijn geen klinisch betekenisvolle effecten op de farmacokinetiek van mitapivat waargenomen op basis van leeftijd, geslacht, ras of lichaamsgewicht.
Ouderen
Er waren 7 patiënten van 65 jaar of ouder die mitapivat hebben gekregen in de klinische onderzoeken ENERGIZE en ENERGIZE-T. Bij deze patiënten zijn geen verschillen in de farmacokinetiek waargenomen in vergelijking met jongere patiënten.
Leverfunctiestoornissen
De farmacokinetiek van mitapivat is onderzocht bij volwassen proefpersonen met een matige leverfunctiestoornis (Child-Pugh-klasse B). Na een enkele orale toediening van 50 mg mitapivat vertoonden proefpersonen met een matige leverfunctiestoornis 36% meer blootstelling aan mitapivat (AUC∞) dan proefpersonen met een normale leverfunctie. Dit verschil in blootstelling wordt niet klinisch betekenisvol geacht. De geometrische gemiddelde Cmax-waarden waren vergelijkbaar tussen de groepen. Er waren geen grote veranderingen in plasma-eiwitbinding of eliminatiehalfwaardetijd bij proefpersonen met een matige leverfunctiestoornis vergeleken met gezonde controlepersonen. Mitapivat is niet onderzocht bij proefpersonen met een ernstige leverfunctiestoornis (Child-Pugh-klasse C).
Nierfunctiestoornissen
De effecten van een nierfunctiestoornis op de farmacokinetiek van mitapivat zijn beoordeeld in het kader van de populatiefarmacokinetische analyses. Er waren 12 patiënten met een lichte (geschatte glomerulaire filtratiesnelheid [eGFR] ≥ 60 tot ˂ 90 ml/min/1,73 m2) en 5 patiënten met een matige (eGFR ≥ 30 tot ˂ 60 ml/min/1,73 m2) nierfunctiestoornis. De AUC in de evenwichtstoestand was vergelijkbaar bij patiënten met een normale nierfunctie en met een lichte nierfunctiestoornis. Het geometrisch gemiddelde voor de AUC in de evenwichtstoestand bij het kleiner aantal patiënten met een matige nierfunctiestoornis was hoger dan dat voor patiënten met een normale nierfunctie, maar lag binnen het bereik van de AUC’s in de evenwichtstoestand die zijn waargenomen voor patiënten met een normale nierfunctie (zie rubriek 4.2). Er zijn geen gegevens beschikbaar bij patiënten met een ernstige nierfunctiestoornis.
Pediatrische patiënten
De farmacokinetiek van mitapivat bij kinderen en adolescente patiënten jonger dan 18 jaar is niet onderzocht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Mitapivat was niet carcinogeen voor transgene rasH2 muizen bij tweemaaldaagse toediening gedurende ten minste 26 weken tot de hoogste totale dagelijkse dosis van 500 mg/kg/dag bij mannelijke muizen (4,8 voudig met de blootstelling bij de mens) en 250 mg/kg/dag bij vrouwelijke muizen (1,9 voudig met de blootstelling bij de mens).
In het 2 jaar durende carcinogeniciteitsonderzoek bij ratten werden proliferatieve en neoplastische laesies waargenomen in de lever, schildklier, eierstokken en pancreas. Bevindingen in de lever en schildklier werden toegeschreven aan CYP-enzyminductie en werden beschouwd als knaagdierspecifiek. In de eierstokken werd een verhoogde incidentie en/of ernst van hyperplasie van granulosacellen en/of granulosa-luteïnecellen waargenomen bij AUC0-12u-waarden van mitapivat die 86 maal hoger waren dan het waargenomen bereik bij de mens, bij de maximale aanbevolen dosis bij de mens (maximum recommended human dose, MRHD) van 100 mg tweemaal daags. Goedaardige acinaire hyperplasie en adenomen in de exocriene pancreas werden met een verhoogde incidentie en/of ernst waargenomen bij mannetjes in alle dosisgroepen (30, 100 en 300 mg/kg/dag): er werd geen 'no-effect level' bepaald. De incidentie van de pancreasbevindingen lag alleen buiten het bereik dat historisch is waargenomen bij de testsoort bij 300 mg/kg/dag (35 maal de AUC0-12uur bij de mens bij de MRHD). De relevantie van de pancreasbevindingen voor de mens is niet bekend.
Mitapivat was niet mutageen in een in vitro bacteriële reverse-mutatietest (Ames-test). Mitapivat was niet clastogeen in een in vitro micronucleustest met humane lymfocyten noch in een in vivo micronucleustest met beenmerg van ratten.
In onderzoeken naar de embryofoetale ontwikkeling werden ongewenste voorvallen bij de foetus waargenomen bij AUC0-12uur-waarden die 48 maal (ratten) en 2,4 maal (konijnen) hoger waren dan de AUC0-12uur-waarden bij de mens bij de MRHD.
In een onderzoek naar embryofoetale toxiciteit bij ratten ging orale toediening van mitapivat gepaard met ongewenste voorvallen bij de foetus, waaronder een vermindering van het gemiddelde aantal en de worpgrootte van levensvatbare foetussen, een lager gemiddeld foetaal gewicht en externe, wekedelen- en skeletmisvormingen die verband hielden met het onderzoeksmiddel. De maternale en foetale 'no-observed adverse effect level' (NOAEL) werd vastgesteld bij een dosis van 50 mg/kg/dag (10 maal de AUC 0-12uur bij de mens bij de MRHD).
In een onderzoek naar embryofoetale toxiciteit bij konijnen leidde orale toediening van mitapivat tot een lager gemiddeld foetaal lichaamsgewicht. Er werden geen effecten op de foetale morfologie waargenomen. De maternale en foetale NOAEL werden vastgesteld bij een dosis van 60 mg/kg/dag (1,1 maal de AUC 0-12uur bij de mens bij de MRHD).
Bij ratten is gebleken dat mitapivat perinatale mortaliteit induceert als gevolg van geneesmiddelgeïnduceerde dystocie/verlengde baring, zowel in pre- en postnatale ontwikkelingsonderzoeken als in onderzoeken naar toxiciteit bij jonge dieren bij doses van ≥ 50 mg/kg/dag (≥ 15 maal de AUC0-12uur bij de mens bij de MRHD).
In een onderzoek naar vruchtbaarheid en vroege embryonale ontwikkeling leidde tweemaaldaagse, orale toediening van doses mitapivat tot 300 mg/kg/dag bij mannelijke ratten en tot 200 mg/kg/dag bij vrouwelijke ratten vóór en tijdens de paring, en bij de wijfjes tot en met de organogenese, tot geen enkel ongewenst voorval met betrekking tot de vruchtbaarheid bij mannelijke of vrouwelijke dieren. Er werden omkeerbare bevindingen met betrekking tot de voortplantingsorganen van mannetjes en wijfjes waargenomen, die geacht werden verband te houden met aromataseremming. Bij de mannetjes werden omkeerbare microscopische bevindingen (degeneratie van de zaadbuisjes, spermatidenretentie, atypische restlichamen in de testes en een verhoogde incidentie van celresten in de epididymides) waargenomen die correleerden met afwijkende bevindingen bij spermaonderzoek (verminderde spermamotiliteit en -dichtheid, verhoogd aantal abnormale zaadcellen) bij AUC0-12uur-waarden die ≥ 18 maal hoger waren dan de blootstelling bij de mens bij de MRHD. Bij de wijfjes werd een lager aantal oestrusstadia vóór cohabitatie opgemerkt bij AUC0-12uur-waarden die 37 maal hoger waren dan de blootstelling bij de mens bij de MRHD. Deze verandering verdween na stopzetting van de toediening.
In onderzoeken naar toxiciteit bij herhaalde dosering bij mannelijke en vrouwelijke ratten werden veranderingen in de voortplantingsorganen waargenomen die werden toegeschreven aan aromataseremming. Bij de mannetjes werden een lager gewicht van de accessoire geslachtsklieren en een hoger gewicht van de testes gezien alsook microscopische bevinden in de testes en accessoire geslachtsklieren bij AUC0-12uur-waarden die ≥ 3,5 maal hoger waren dan de blootstelling bij de mens bij de MRHD. Bij de wijfjes werden een hoger gewicht van de eierstokken en een lager gewicht van de baarmoeder gezien, alsook microscopische bevindingen in de eierstokken en vagina bij AUC0-12uur-waarden die 2,3 maal hoger waren dan de blootstelling bij de mens. Alle bevindingen waren omkeerbaar.
In een onderzoek naar toxicologie bij jonge ratten van 7 dagen oud die behandeld werden tot ze geslachtsrijp waren, werden de meeste behandelingsgerelateerde bevindingen geacht verband te houden met aromataseremming. Bij de mannetjes werden microscopische bevindingen in de testes waargenomen vanaf het lage dosisniveau van 30 mg/kg/dag (1,1 maal de AUC0-12uur bij de mens bij de MRHD), terwijl een vertraagde geslachtsrijpheid, afwijkende bevindingen bij spermaonderzoek en veranderingen in de paring en vruchtbaarheid werden waargenomen bij ≥ 150 mg/kg/dag (≥ 17 maal de AUC0-12uur bij de mens bij de MRHD). Bij de wijfjes werden veranderingen in de oestrische cyclus waargenomen bij het hoge dosisniveau van 200 mg/kg/dag (45 maal de AUC0-12uur bij de mens bij de MRHD). Alle evalueerbare reproductieve veranderingen waren omkeerbaar of gedeeltelijk omkeerbaar. Een behandelingsgerelateerde afname van het lichaamsgewicht bij de mannetjes en toename van het lichaamsgewicht bij de wijfjes werden waargenomen bij ≥ 15 maal de AUC0-12uur bij de mens bij de MRHD. Deze veranderingen waren niet omkeerbaar bij de wijfjes. Botveranderingen, waaronder een verminderde botdichtheid en botmassa, werden bij mannetjes waargenomen bij ≥ 1,1 maal de blootstelling bij de mens en bij wijfjes bij ≥ 15 maal de blootstelling bij de mens. Deze veranderingen waren volledig omkeerbaar bij de wijfjes, terwijl ze bij de mannetjes volledig omkeerbaar waren bij 1,1 maal de blootstelling bij de mens en gedeeltelijk omkeerbaar waren bij hogere blootstellingsniveaus.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Croscarmellosenatrium
Mannitol (E421)
Natriumstearylfumaraat
Filmomhulling
Hypromellose (E464)
Titaandioxide (E171)
Lactosemonohydraat
Triacetine
Indigokarmijn aluminiumlak (E132)
Macrogol (polyethyleenglycol) (E1521)
Drukinkt
Schellak (E904)
FD&C Blauw #1/helderblauw FCF aluminiumlak (E133)
Titaniumdioxide (E171)
Ammoniumhydroxide (E527)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C - 8 °C).
Kan voor een eenmalige periode van maximaal 3 maanden worden bewaard bij kamertemperatuur (onder 25 °C), daarna moet het worden weggegooid.
6.5 Aard en inhoud van de verpakking
Pyrukynd filmomhulde tabletten worden geleverd in blistermapjes van PVC/PCTFE/Al in dozen.
Doos met 56 filmomhulde tabletten in 4 blistermapjes met elk 14 filmomhulde tabletten.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Agios Netherlands B.V.
Zuidplein 36
Regus Amsterdam WTC
1077XV Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1662/007
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 09 november 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.