


SmPC (samenvatting van de productkenmerken) - Prolastin 1000 mg poeder en oplosmiddel voor oplossing voor infusie
1. NAAM VAN HET GENEESMIDDEL
Prolastin 1000 mg poeder en oplosmiddel voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Een injectieflacon met poeder bevat ongeveer 1000 mg humaan alfa1-proteïnaseremmer*.
Na reconstitutie met 40 ml oplosmiddel bevat de oplossing ongeveer 25 mg/ml humaan alfa1-proteïnaseremmer.
*Geproduceerd uit het plasma van menselijke donoren.
Hulpstoffen met bekend effect:
Prolastin bevat 2,76 mg natrium per ml gereconstitueerde oplossing (120 mmol/l).
Voor de volledige lijst van hulpstoffen zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor infusie
Wit of lichtgeel of lichtbruin poeder, al dan niet samengeklonterd
Oplosmiddel: heldere, kleurloze oplossing.
De gereconstitueerde oplossing ziet er helder tot licht ondoorzichtig uit, en is kleurloos, lichtgroen, lichtgeel of lichtbruin.
4. KLINISCHE GEGEVENS
4.1. Therapeutische indicaties
Prolastin is geïndiceerd voor langdurige aanvullende therapie bij patiënten met een gedocumenteerd ernstig tekort aan alfa1-proteïnaseremmer [bv. genotypes PiZZ, PiZ(nul), Pi (nul,nul), en PiSZ]. Patiënten moeten een optimale farmacologische en niet-farmacologische behandeling krijgen, en moeten bewijs van een progressieve longziekte vertonen (bv. lager geforceerd expiratoir volume per seconde (FEV1) voorspeld, verminderd loopvermogen of toegenomen aantal exacerbaties), zoals geëvalueerd door een beroepsbeoefenaar in de gezondheidszorg met ervaring in de behandeling van alfa1-proteïnaseremmerdeficiëntie.
4.2. Dosering en wijze van toediening
Artsen die ervaring hebben met chronische obstructieve longziekten moeten de behandeling starten en toezicht houden bij de eerste infusies. Daaropvolgende infusies kunnen worden toegediend door een beroepsbeoefenaar in de gezondheidszorg, zie rubriek 4.4.
De duur van de behandeling is ter beoordeling aan de behandelend arts. Er is geen specifieke grens gesteld aan de duur van de behandeling.
Dosering
Volwassenen, inclusief ouderen:
Tenzij anders voorgeschreven, is een wekelijkse dosis van 60 mg werkzaam bestanddeel per kg lichaamsgewicht (equivalent met 180 ml gereconstitueerde oplossing voor infusie, die 25 mg/ml humaan alfa1-proteïnaseremmer bevat voor een patiënt van 75 kg) als kortdurende infusie gewoonlijk voldoende om de alfa1-proteïnaseremmer-spiegel in het serum constant boven 80 mg/dl te houden, hetgeen overeenkomt met een spiegel van 1,3 μM in de longen. Deze spiegels in het serum en epitheelbedekkende vloeistof worden in theorie geacht bescherming te bieden tegen verdere verslechtering van het longemfyseem.
Pediatrische patiënten
De veiligheid en werkzaamheid van Prolastin bij kinderen (<18 jaar) zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Prolastin mag uitsluitend intraveneus met een infusie na reconstitutie worden toegediend.
Het droge poeder moet worden opgelost met het meegeleverde oplosmiddel (water voor injecties) zoals beschreven in rubriek 6.6, ‘Speciale voorzorgsmaatregelen...’ en dient te worden toegediend met een geschikte infusieset (niet inbegrepen).
De bereide oplossing moet binnen 3 uur na bereiding gebruikt worden.
De infusiesnelheid dient niet hoger te zijn dan 0,08 ml/kg lichaamsgewicht per minuut (komt overeen met 6 ml per minuut bij een patiënt van 75 kg). Deze infusiesnelheid kan worden aangepast, afhankelijk van hoe goed de patiënt ze verdraagt.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3. Contra-indicaties
Prolastin mag niet worden gebruikt door patiënten met
- selectief IgA tekort, waarvan bekend is dat ze antistoffen tegen IgA hebben, omdat zich in dat geval allergische reacties of zelfs een anafylactische shock kunnen voordoen,
- overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen (zie ook rubriek 4.4).
4.4. Bijzondere waarschuwingen en voorzorgen bij gebruik
De aanbevolen infusiesnelheid die in rubriek 4.2 wordt gegeven, moet worden aangehouden. Als een reactie optreedt die mogelijk verband houdt met de toediening van Prolastin, moet de snelheid van het infuus worden verlaagd of moet de toediening worden stopgezet, al naargelang wat vereist is volgens de klinische toestand van de patiënt.
Omdat Prolastin een tijdelijke toename van het bloedvolume kan veroorzaken, is vooral voorzichtigheid geboden bij patiënten met ernstig hartfalen en patiënten met kans op volume overbelasting.
Overgevoeligheid
Zelden kunnen overgevoeligheidsreacties optreden, ook bij patiënten die een eerdere behandeling met humaan alfa1-proteïnaseremmer goed verdroegen. In het geval van een hevige overgevoeligheidsreactie (met een daling van de bloeddruk tot < 90 mm Hg, dyspneu of zelfs anafylactische shock), dient de behandeling met Prolastin onmiddellijk gestopt te worden en dient passende behandeling, met zonodig een shock-behandeling, in gang gezet te worden.
Behandeling thuis
Er zijn beperkte gegevens over het gebruik van dit geneesmiddel als behandeling thuis.
Mogelijke risico's die gepaard gaan met behandeling thuis houden verband met de hantering en toediening van het geneesmiddel alsook met de behandeling van bijwerkingen. Patiënten moeten in ieder geval ingelicht worden over tekenen van overgevoeligheidsreacties.
De beslissing of een patiënt in aanmerking komt voor behandeling thuis wordt door de behandelend arts genomen die ervoor moet zorgen dat de aangewezen training wordt gegeven (bijvoorbeeld met betrekking tot reconstitutie, gebruik van de transferadapter voor reconstitutie, assemblage van intraveneuze slangen, infusietechnieken, onderhoud van een behandeling dagboek, identificatie van bijwerkingen en te nemen maatregelen in het geval dergelijke reacties optreden) en dat het gebruik regelmatig wordt gecontroleerd.
Overdraagbare agentia
De standaardmaatregelen om infecties, veroorzaakt door het gebruik van geneesmiddelen bereid uit humaan bloed of plasma, te voorkomen bestaan uit donorselectie, screenen van individuele bloeddonaties en van plasmapools op specifieke indicatoren voor infecties, en inclusie van effectieve productiestappen voor de inactivatie/verwijdering van virussen. Desondanks kan mogelijke overdracht van pathogenen niet geheel worden uitgesloten bij gebruik van medicijnen bereid uit humaan bloed of plasma. Dit geldt ook voor onbekende of nieuw opkomende virussen en andere pathogenen.
De genomen maatregelen worden geacht effectief te zijn tegen ‘enveloped’ virussen, zoals humaan immunodeficiëntievirus (hiv), hepatitis B-virus (HBV) en hepatitis C-virus (HCV). De genomen maatregelen kunnen van beperkte waarde zijn tegen ‘non-enveloped’ virussen, zoals hepatitis A-virus en parvovirus B19.
Parvovirus B19-infectie kan schadelijke gevolgen hebben voor zwangere vrouwen (foetale infectie) en voor personen met immunodeficiëntie of toegenomen erythropoëse (b.v. hemolytische anemie).
Passende vaccinatie (hepatitis A en B) dient te worden overwogen voor patiënten die regelmatig/herhaaldelijk met humane, uit plasma bereide proteïnaseremmers behandeld worden.
Traceerbaardheid
Bij iedere toediening van Prolastin aan de patiënt, moeten de naam en het chargenummer goed vastgelegd worden om de relatie tussen patiënt en productcharge te behouden.
Roken
Prolastin-therapie kan rokers niet worden geweigerd. Maar, omdat de werkzaamheid van Prolastin in gevaar wordt gebracht door de aanwezigheid van tabaksrook in de longen, wordt stoppen met roken sterk aanbevolen.
Natriumgehalte
Dit medicijn bevat ongeveer 110,4 mg (4,8 mmol) natrium per injectieflacon van 1000 mg.
In het geval van een patiënt van 75 kg komt de hoeveelheid natrium in de aanbevolen dosis overeen met 24,84% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor volwassenen.
Hiermee moet rekening worden gehouden bij patiënten met een gecontroleerd natriumdieet.
4.5. Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interactie studies uitgevoerd.
4.6. Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen klinische data van Prolastin beschikbaar over blootstelling tijdens de zwangerschap. Er zijn geen dierproeven uitgevoerd. Bij het voorschrijven aan zwangere vrouwen dient voorzichtigheid betracht te worden.
Borstvoeding
Het is niet bekend of alfa1-proteïnaseremmer wordt uitgescheiden in de moedermelk. De uitscheiding van alfa1-proteïnaseremmer in melk is niet bestudeerd bij dieren. Het besluit om door te gaan of te stoppen met borstvoeding of om door te gaan of te stoppen met Prolastin-therapie dient te worden genomen met inachtneming van het voordeel van borstvoeding voor het kind dan wel het voordeel van Prolastin-therapie voor de vrouw.
Vruchtbaarheid
Er zijn geen vruchtbaarheidsstudies bij dieren uitgevoerd met Prolastin. Omdat humane alfa1-proteïnaseremmer een endogeen humaan eiwit is; worden er geen nadelige effecten op de vruchtbaarheid verwacht bij toediening in de aanbevolen dosering.
4.7. Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Prolastin heeft geen of een verwaarloosbare invloed op de rijvaardigheid en het vermogen om machines te bedienen.
4.8. Bijwerkingen
Samenvatting van het veiligheidsprofiel
Behandeling met Prolastin kan bekende reacties zoals koorts, griepachtige verschijnselen, dyspneu, urticaria, misselijkheid e.d. veroorzaken.
Zoals bij elke behandeling met een eiwit het geval is, kunnen soms of zelden immunologische reacties optreden, ook wanneer de patiënt geen overgevoeligheid of allergische reactie vertoonde bij eerdere toedieningen. Dit zouden allergische reacties zoals urticaria of dyspneu, of heel zelden anafylaxie kunnen zijn (zie rubriek 4.4).
Symptomen van mogelijk immunologische aard dienen geëvalueerd te worden voordat de patiënt opnieuw behandeld wordt.
Lijst van bijwerkingen in tabelvorm
De tabel hieronder geeft bijwerkingen weer volgens de systeem/orgaanklasse van MedDRA (niveau van SOC en van voorkeursterm (Preferred Term of PT)).
Frequenties zijn geëvalueerd overeenkomstig de volgende afspraak: vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
De volgende bijwerkingen zijn waargenomen bij gebruik van Prolastin:
| Systeem-/orgaanklassen | Soms > 0,1% tot ‹ 1% | Zelden > 0,01% tot ‹ 0,1% | Zeer Zelden < 0,01% |
|---|---|---|---|
| Immuunsysteemaandoeningen | Urticaria | Overgevoeligheids-reacties | Anafylactische shock |
| Zenuwstelselaandoeningen | Duizeligheid / versufte toestand hoofdpijn | ||
| Hartaandoeningen | Tachycardie | ||
| Bloedvataandoeningen | Hypotensie Hypertensie | ||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Dyspneu | ||
| Huid- en onderhuid-aandoeningen | Huiduitslag | ||
| Maagdarmstelselaandoeningen | Misselijkheid | ||
| Skeletspierstelsel- en bindweefselaandoeningen | Gewrichtspijn / artralgie | Rugpijn | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Rillingen, koorts, griepachtige verschijnselen, pijn op de borst |
Voor informatie over virale veiligheid zie rubriek 4.4.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9. Overdosering
Gevolgen van overdosering zijn niet gerapporteerd.
In geval van overdosering dient de patiënt nauwlettend te worden geobserveerd voor het optreden van bijwerkingen; ondersteunende maatregelen dienen zo nodig beschikbaar te zijn.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1. Farmacodynamische eigenschappen
Farmacotherapeutische categorie: proteïnaseremmer
ATC-code: B02AB02
Alfa1-proteïnaseremmer is een normaal bestanddeel van humaan bloed, dat de activiteit remt van neutrofielelastase en andere enzymen. Alfa1-proteïnaseremmer heeft een molecuulgewicht van 51 kDa en behoort tot de familie van serineproteaseremmers.
Werkingsmechanisme
Momenteel wordt aangenomen dat de pathogenese van emfyseem bij alfa1-proteïnaseremmertekort toe te schrijven is aan een chronische biochemische imbalans tussen elastase en alfa1-proteïnaseremmer.
Elastase, dat wordt gesynthetiseerd door pro-inflammatoire cellen in de lagere luchtwegen, is in staat om elastisch weefsel af te breken. Een van de belangrijkste remmers van elastase is alfa1-proteïnaseremmer, dat ontbreekt bij erfelijk alfa1-proteïnaseremmertekort. Dientengevolge blijven de alveolaire structuren onbeschermd tegen elastase, dat wordt afgegeven door neutrofielen in de lagere luchtwegen, waaraan zij daardoor chronisch worden blootgesteld.
Dit leidt tot progressieve afbraak van het elastische weefsel en, indien de alfa1-antitrypsinespiegel in serum daalt tot beneden de 80 mg/dl, hetgeen overeenkomt met een spiegel van 1,3µM in de longen, neemt hierbij de kans op emfyseemontwikkeling toe.
Farmacodynamische effecten
Toediening van Prolastin verhoogt en handhaaft de serumspiegels en de concentraties van alfa1-proteïnaseremmer in de longepitheliale bekledingsvloeistof (epithelial lining fluid, ELF), wat leidt tot een vertraging van de progressie van emfyseem.
In twee gecontroleerde, observatiestudies werd de meest significante vertraging in afname van FEV1 waargenomen bij patiënten met een FEV1-waarde van 35% tot 60% van de voorspelde waarde.
5.2. Farmacokinetische eigenschappen
Na intraveneuze toediening is vrijwel 100% van de dosis alfa1-proteïnaseremmer direct beschikbaar in de bloedsomloop van de patiënt. De gemiddelde in vivo opbrengst is 4,2 mg/dl per kg lichaamsgewicht. De in vivo halfwaardetijd is ongeveer 4½ dag.
De farmacokinetische parameters die voor Prolastin zijn geëvalueerd in de ChAMP-studie, een multicenter, gerandomiseerde, dubbelblinde, cross-over studie om de farmacokinetische vergelijkbaarheid van alfa-1 MP (Modified Process) met Prolastin te evalueren bij 24 volwassen proefpersonen met alfa-1-antitrypsine (AAT)-deficiëntie, worden weergegeven in tabel 1 hieronder:
Tabel 1: Primair farmacokinetisch eindpunt en andere belangrijke farmacokinetische parameters bepaald op basis van de resultaten van de potentietest
| Behandeling | AUC0-7 dagen Gemiddelde (%CV) | Cmax Gemiddelde (%CV) | tmax Mediaan (Range) | t1/2 Gemiddelde (%CV) | Gemiddelde Ctrough Gemiddelde (%CV) |
|---|---|---|---|---|---|
| (mg*uur/ml) | (mg/ml) | (uur) | (uur) | (mg/ml) | |
| Prolastin | 152,4 (16%) | 1,848 (15%) | 0,820 (0,25-2,90) | 139,3 (18%) | 0,574 (20%) |
5.3. Gegevens uit het preklinisch veiligheidsonderzoek
Het werkzame bestanddeel van Prolastin, alfa1-proteïnaseremmer, wordt verkregen uit humaan plasma en gedraagt zich als lichaamseigen plasmacomponent. Toediening van een enkelvoudige dosis Prolastin aan verschillende diersoorten, zowel als toediening van dagelijkse doses gedurende 5 opeenvolgende dagen aan konijnen, lieten geen toxische effecten zien. Aanvullende preklinische studies met herhaalde toediening (chronische toxiciteit, carcinogeniteit, voortplantingstoxiciteit) werden niet uitgevoerd. Deze studies kunnen niet zinvol worden uitgevoerd in conventionele diermodellen omdat verwacht kan worden dat antilichamen gevormd zullen worden ten gevolge van toediening van heterologe humane eiwitten. Omdat de humane alfa1-proteïnaseremmer een eiwit en een fysiologisch bestanddeel van menselijk bloed is, wordt niet verwacht dat het kankerverwekkende, genotoxische of teratogene effecten heeft.
6. FARMACEUTISCHE GEGEVENS
6.1. Lijst van hulpstoffen
Poeder: Natriumchloride, natriumdiwaterstoffosfaat
Oplosmiddel: water voor injecties
6.2. Gevallen van onverenigbaarheid
Bij gebrek aan compatibiliteitsonderzoeken mag Prolastin niet worden gemengd met andere geneesmiddelen of andere oplossingen voor infusie.
6.3. Houdbaarheid
3 jaar
De bereide oplossing dient altijd binnen 3 uur na bereiding gebruikt te worden.
Eenmaal bereide oplossing voor infusie dient niet in de koelkast bewaard te worden. Gooi ongebruikte oplossing weg volgens lokale voorschriften.
6.4. Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25ºC.
Niet in de vriezer bewaren.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5. Aard en inhoud van de verpakking
Poeder:
Type I glazen injectieflacon met chloorbutyl rubberen stop en een aluminium beschermkap.
Oplosmiddel:
Type I glazen injectieflacon met chloorbutyl rubberen stop en een aluminium beschermkap.
Verpakkingsgrootten:
Enkele verpakking Prolastin 1000 mg poeder en oplosmiddel voor oplossing voor infusie bevat:
- 1 injectieflacon met poeder (1000 mg humaan alfa1-proteïnaseremmer),
- 1 injectieflacon met oplosmiddel (40 ml water voor injecties),
- 1 transferadapter voor reconstitutie.
Bundelverpakking Prolastin 1000 mg poeder en oplosmiddel voor oplossing voor infusie bevat:
- 4 enkele verpakkingen Prolastin 1000 mg poeder en oplosmiddel voor oplossing voor infusie.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6. Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
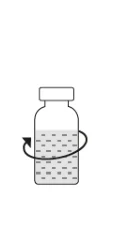
Het droge poeder moet in aanraking komen en worden opgelost in de totale hoeveelheid oplosmiddel van de meegeleverde injectieflacon die water voor injectie bevat, zoals hieronder beschreven. De gereconsti-tueerde oplossing is helder tot licht opalescent en is kleurloos, lichtgroen, lichtgeel of lichtbruin. Totale reconstitutie moet binnen 5 minuten bereikt zijn.
Bereiding van de gereconstitueerde oplossing voor infusie
- 1. Gebruik een aseptische techniek (schoon en gedesinfecteerd) om steriliteit te behouden. Voer de reconstitutieprocedure uit op een vlak werkblad.
- 2. Zorg ervoor dat de injectieflacons van Prolastin met poeder en met oplosmiddel (steriel water voor injecties) op kamertemperatuur (20-25°C) zijn.
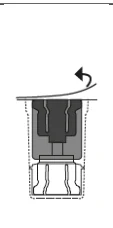
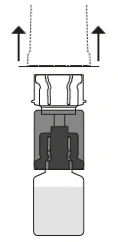
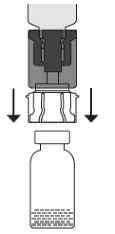
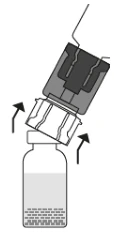
- 3. Verwijder de beschermkap van de Prolastin injectieflacon met poeder en de injectieflacon met oplosmiddel en reinig de randen en de stoppen met een alcoholwatje. Laat de rubberen stoppen drogen.
|
| 
|
|---|---|---|
| 
| 
|
- 10. Als er meer dan één injectieflacon met product nodig is om de vereiste dosis te bereiken, herhaalt u de instructies hierboven met elke verdere verpakking met een nieuwe transferadapter. Gebruik de transferadapter niet opnieuw.
Alleen heldere tot licht ondoorzichtige oplossingen, kleurloos, lichtgroen, lichtgeel of lichtbruin van kleur en vrij van zichtbare deeltjes mogen gebruikt worden. De gereconstitueerde oplossing moet altijd binnen 3 uur na bereiding worden gebruikt. Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Grifols Deutschland GmbH
Colmarer Straße 22
60528 Frankfurt
Duitsland
Tel: +49 69/660 593 100
E-mail: info.germany@grifols.com
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Prolastin 1000 mg poeder en oplosmiddel voor oplossing voor infusie, RVG 33396.
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 28 november 2006
Datum van laatste verlenging: 21 maart 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 4.2, 4.5, 4.6, 5.1, 5.2, 5.3: 19 december 2025