


SmPC (samenvatting van de productkenmerken) - Pregabaline Pinewood
1. NAAM VAN HET GENEESMIDDEL
Pregabaline Pinewood 20 mg/ml, drank
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml bevat 20 mg pregabaline.
Hulpstoffen met bekend effect:
Elke ml bevat 1,30 mg methylparahydroxybenzoaat (E218) en 0,163 mg propylparahydroxybenzoaat (E216).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Drank
Heldere, kleurloze oplossing
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Neuropathische pijn
Pregabaline Pinewood is geïndiceerd voor de behandeling van perifere en centrale neuropathische pijn bij volwassenen.
Epilepsie
Pregabaline Pinewood is geïndiceerd als adjuvante therapie bij volwassenen met partiële epilepsie met of zonder secundaire gegeneraliseerde aanvallen.
Gegeneraliseerde angststoornis
Pregabaline Pinewood is geïndiceerd voor de behandeling van gegeneraliseerde angststoornis (GAS) bij volwassenen.
4.2 Dosering en wijze van toediening
Dosering
Het doseringsgebied is 150 tot 600 mg (7,5 tot 30 ml) per dag, te verdelen over twee of drie gelijke giften.
Neuropathische pijn
De behandeling met pregabaline kan geïnitieerd worden met een dosering van 150 mg (7,5 ml) per dag verdeeld over twee of drie doses. Afhankelijk van de individuele reactie en tolerantie van de patiënt, kan de dosis na een periode van 3 tot 7 dagen worden verhoogd tot 300 mg (15 ml) per dag, en indien nodig, na een extra periode van 7 dagen worden verhoogd tot een maximale dosis van 600 mg (30 ml) per dag.
Epilepsie
De behandeling met pregabaline kan worden geïnitieerd met een dosering van 150 mg (7,5 ml) per dag verdeeld over twee of drie doses. Afhankelijk van de individuele reactie en tolerantie van de patiënt, kan de dosis na 1 week worden verhoogd tot 300 mg (15 ml) per dag. Na nog een extra week kan de maximale dosis van 600 mg (30 ml) per dag worden bereikt.
Gegeneraliseerde angststoornis
Het doseringsgebied is 150 tot 600 mg (7,5 tot 30 ml) per dag, te verdelen over twee of drie gelijke giften. De noodzaak om te behandelen dient regelmatig opnieuw geëvalueerd te worden.
De pregabalinebehandeling kan geïnitieerd worden met een dosering van 150 mg (7,5 ml) per dag. Afhankelijk van de individuele reactie van en verdraagbaarheid door de patiënt, kan de dosis na 1 week worden verhoogd tot 300 mg (15 ml) per dag. Na een extra week kan de dosis verhoogd worden tot 450 mg (22,5 ml) per dag. Na nog een extra week kan de maximale dosis van 600 mg (30 ml) per dag worden bereikt.
Stopzetten van de pregabalinebehandeling
Indien de behandeling met pregabaline stopgezet dient te worden, is het volgens het huidige klinische gebruik aanbevolen dit geleidelijk te doen over een periode van ten minste 1 week, onafhankelijk van de indicatie (zie rubrieken 4.4 en 4.8).
Nierfunctiestoornis
Pregabaline wordt hoofdzakelijk uit de systemische circulatie geëlimineerd door renale excretie als onveranderde stof. Aangezien de pregabalineklaring recht evenredig is met de creatinineklaring (zie rubriek 5.2), dient de dosisreductie bij patiënten met een nierfunctiestoornis op individuele basis te worden bepaald overeenkomstig de creatinineklaring (CLcr), zoals aangegeven in tabel 1, waarbij de volgende formule wordt gebruikt:
1,23 x [140 - leeftijd (jaren)] x gewicht (kg)
CLcr(ml/min) = −−−−−−−−−−−−−−−−−−−−−−−−−− (x 0,85 voor vrouwen)
serumcreatinine (micromol/l)
Pregabaline wordt effectief verwijderd uit het plasma door hemodialyse (50% van de stof in 4 uur). Bij hemodialysepatiënten dient de dagelijkse dosering pregabaline aangepast te worden op basis van de nierfunctie. Naast de dagelijkse dosering, dient een aanvullende dosis te worden gegeven onmiddellijk na elke 4 uur durende hemodialysebehandeling (zie tabel 1).
Tabel 1. Pregabaline dosisaanpassingen op basis van de nierfunctie
Creatinine- klaring (CLcr) (ml/min) | Totale dagdosering pregabaline* | Doseringsschema | |
|---|---|---|---|
Startdosering (mg/dag) | Maximale dosering (mg/dag) | ||
| ≥ 60 | 150 (7,5 ml) | 600 (30 ml) | BID of TID |
| ≥ 30-< 60 | 75 (3,75 ml) | 300 (15 ml) | BID of TID |
| ≥ 15-< 30 | 25-50 (1,25-2,5 ml) | 150 (7,5 ml) | Eenmaal daags of BID |
| < 15 | 25 (1,25 ml) | 75 (3,75 ml) | Eenmaal daags |
| Aanvullende dosis na hemodialyse (mg) | |||
| 25 (1,25 ml) | 100 (5 ml) | Enkelvoudige dosis+ | |
TID = drie aparte doses
BID = twee aparte doses
* de totale dagelijkse dosering (mg/dag) dient te worden verdeeld zoals in het doseringsschema aangegeven om het aantal mg per inname te verkrijgen
+ de aanvullende dosis is een enkelvoudige supplementaire dosis
Leverfunctiestoornis
Bij patiënten met een leverfunctiestoornis is geen dosisaanpassing noodzakelijk (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Pregabaline Pinewood bij kinderen jonger dan 12 jaar en adolescenten (12 tot 17 jaar) zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven.
Ouderen
Bij oudere patiënten kan een dosisreductie van pregabaline nodig zijn door een verminderde nierfunctie (zie rubriek 5.2).
Wijze van toediening
Pregabaline Pinewood kan met of zonder voedsel worden ingenomen.
Pregabaline Pinewood is uitsluitend bestemd voor oraal gebruik.
Een doseerspuit voor orale toediening met maatstrepen en een indruk fles adapter (PIBA)worden bij het product geleverd.
Zie rubriek 6.6 voor informatie over de toediening.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Ernstige cutane bijwerkingen (severe cutaneous adverse reactions, SCAR’s)
In zeldzame gevallen zijn in verband met de behandeling met pregabaline ernstige cutane bijwerkingen gemeld, zoals het syndroom van Stevens-Johnson (SJS) en toxische epidermale necrolyse (TEN), die levensbedreigend of fataal kunnen zijn. Op het moment van voorschrijven dienen patiënten te worden geïnformeerd over de tekenen en symptomen van die aandoeningen, en zij moeten nauwlettend worden gecontroleerd op huidreacties. Als er zich tekenen en symptomen voordoen die duiden op deze reacties, moet het gebruik van pregabaline onmiddellijk worden stopgezet en dient (al naargelang het geval) een alternatieve behandeling te worden overwogen.
Diabetische patiënten
Volgens het huidige klinische gebruik kunnen diabetische patiënten die in gewicht toenemen tijdens de pregabalinebehandeling een aanpassing van hun bloedglucoseverlagende geneesmiddelen nodig hebben.
Overgevoeligheidsreacties
Er zijn tijdens de postmarketingervaring meldingen geweest van overgevoeligheidsreacties, inclusief gevallen van angio-oedeem. Pregabaline dient onmiddellijk te worden gestaakt indien zich symptomen van angio-oedeem voordoen, zoals zwelling in het gezicht, rondom de mond of in de bovenste luchtwegen.
Duizeligheid, slaperigheid, bewustzijnsverlies, verwardheid en geestelijke achteruitgang
Bij de behandeling met pregabaline zijn duizeligheid en slaperigheid opgetreden, wat het optreden van toevallige verwondingen (door vallen) bij oudere patiënten kan doen toenemen. Er zijn ook postmarketing meldingen geweest van bewustzijnsverlies, verwardheid en geestelijke achteruitgang. Daarom dient patiënten te worden aangeraden om voorzichtig te zijn tot ze vertrouwd zijn met de mogelijke effecten van het geneesmiddel.
Zichtgerelateerde effecten
In gecontroleerde onderzoeken werd bij een groter gedeelte van de patiënten die met pregabaline werden behandeld in vergelijking met de patiënten die placebo kregen wazig zicht gemeld, dat in een meerderheid van de gevallen bij het voortzetten van de dosering vanzelf verdween. In klinische onderzoeken waarin oogheelkundige testen werden uitgevoerd, was de incidentie van verminderde gezichtsscherpte en veranderingen van het gezichtsveld groter in de patiëntengroep die met pregabaline werd behandeld dan in de placebogroep. De incidentie van fundoscopische veranderingen was groter in de placebogroep (zie rubriek 5.1).
Tijdens de postmarketingervaring zijn er ook bijwerkingen van het gezichtsvermogen gemeld, inclusief verlies van het gezichtsvermogen, wazig zien of andere veranderingen van de gezichtsscherpte, waarvan de meeste tijdelijk waren. Het staken van de behandeling met pregabaline kan resulteren in het verdwijnen of verbeteren van deze visuele symptomen.
Nierfalen
Gevallen van nierfalen zijn gemeld en in sommige gevallen leidde stoppen met pregabaline tot reversibiliteit van deze bijwerking.
Stopzetten van anti-epileptische co-medicatie
Er zijn onvoldoende gegevens bekend met betrekking tot het stopzetten van anti-epileptische co-medicatie na het bereiken van een controle van de aanvallen met pregabaline in de combinatietherapie, met als doel monotherapie met pregabaline te bereiken.
Congestief hartfalen
Er zijn postmarketing meldingen geweest van congestief hartfalen bij een aantal patiënten die pregabaline kregen. Deze reacties werden voornamelijk gezien bij oudere cardiovasculair gecompromitteerde patiënten tijdens de pregabalinebehandeling voor een neuropathische indicatie. Pregabaline dient bij deze patiënten met voorzichtigheid te worden gebruikt. Stoppen met pregabaline kan de reactie vanzelf doen verdwijnen.
Behandeling van centrale neuropathische pijn veroorzaakt door letsel van het ruggenmerg
Tijdens de behandeling van centrale neuropathische pijn veroorzaakt door letsel van het ruggenmerg was de incidentie van bijwerkingen in het algemeen, centraal zenuwstelselgerelateerde bijwerkingen en in het bijzonder slaperigheid verhoogd. Dit kan toe te schrijven zijn aan het bijkomend effect van gelijktijdig toegediende geneesmiddelen (bijv. geneesmiddelen tegen spasticiteit) die nodig zijn voor deze aandoening. Dit dient in overweging te worden genomen bij het voorschrijven van pregabaline bij deze aandoening.
Onderdrukte ademhaling
Er zijn meldingen geweest van ernstige onderdrukte ademhaling met betrekking tot het gebruik van pregabaline. Patiënten met een gecompromitteerde ademhalingsfunctie, ademhalings- of neurologische aandoening, nierfunctiestoornis, gelijktijdig gebruik van CZS-onderdrukkende geneesmiddelen en ouderen kunnen een verhoogde kans hebben op deze ernstige bijwerking. Dosisaanpassingen kunnen nodig zijn bij deze patiënten (zie rubriek 4.2).
Suïcidale ideevorming en -gedrag
Het optreden van suïcidale ideevorming en -gedrag is gemeld bij patiënten die behandeld werden met anti-epileptica bij verschillende indicaties. Een meta-analyse van gerandomiseerde placebogecontroleerde studies met anti-epileptica laat ook een kleine toename van het risico zien op suïcidale ideevorming en gedrag. Het mechanisme achter dit risico is niet bekend. Gevallen van suïcidale ideevorming en suïcidaal gedrag zijn waargenomen bij patiënten die werden behandeld met pregabaline tijdens de post-marketingervaring (zie rubriek 4.8). Een epidemiologisch onderzoek met een zelfgecontroleerde onderzoeksopzet (intra-individuele vergelijking van behandelingsperioden met perioden zonder behandeling) heeft aanwijzingen opgeleverd voor een verhoogd risico van nieuw ontstaan van suïcidaal gedrag en overlijden door zelfmoord bij patiënten die met pregabaline werden behandeld.
Patiënten (en hun verzorgers) dienen erop gewezen te worden dat indien er zich tekenen van suïcidale ideevorming of suïcidaal gedrag voordoen er medisch advies ingewonnen dient te worden. Patiënten dienen nauwkeurig gecontroleerd te worden op tekenen van suïcidale ideevorming en suïcidaal gedrag en een geschikte behandeling dient te worden overwogen. In geval van suïcidale ideevorming en suïcidaal gedrag dient stopzetting van de behandeling met pregabaline overwogen te worden.
Verminderde werking van het onderste gedeelte van het maagdarmkanaal
Er zijn postmarketing meldingen van voorvallen die verband houden met een verminderde werking van het onderste gedeelte van het maagdarmkanaal (bijv. darmobstructie, paralytische ileus, constipatie) wanneer pregabaline gelijktijdig werd toegediend met geneesmiddelen die constipatie kunnen veroorzaken zoals opioïde analgetica. Wanneer pregabaline en opioïden samen gebruikt worden, kunnen maatregelen overwogen worden om constipatie te voorkomen (vooral bij vrouwelijke patiënten en ouderen).
Gelijktijdig gebruik met opioïden
Voorzichtigheid is geboden wanneer pregabaline gelijktijdig met opioïden wordt voorgeschreven vanwege het risico op onderdrukking van het centrale zenuwstelsel (CZS) (zie rubriek 4.5). In een casus-controleonderzoek met patiënten die opioïden gebruikten, hadden de patiënten die pregabaline gelijktijdig met een opioïde innamen een verhoogd risico op opioïdegerelateerd overlijden in vergelijking met het gebruik van alleen opioïden (aangepaste oddsratio [aOR]; 1,68 [95%-BI: 1,19 - 2,36]). Dit verhoogde risico werd waargenomen bij lage doses pregabaline (≤ 300 mg, aOR 1,52 [95%-BI: 1,04 - 2,22]) en er was een tendens voor een groter risico bij hoge doses pregabaline (> 300 mg, aOR 2,51 [95%-BI: 1,24 - 5,06]).
Verkeerd gebruik, kans op misbruik of afhankelijkheid
Pregabaline kan geneesmiddelafhankelijkheid veroorzaken, wat kan optreden bij therapeutische doses. Gevallen van misbruik en verkeerd gebruik zijn gemeld. Patiënten met een geschiedenis van middelenmisbruik kunnen een hoger risico op verkeerd gebruik, misbruik en afhankelijkheid van pregabaline lopen, en pregabaline dient met voorzichtigheid te worden gebruikt bij dergelijke patiënten. Voordat pregabaline wordt voorgeschreven, dient het risico van de patiënt op verkeerd gebruik, misbruik of afhankelijkheid zorgvuldig te worden geëvalueerd.
Patiënten die met pregabaline worden behandeld, dienen te worden gecontroleerd op symptomen van verkeerd gebruik, misbruik of afhankelijkheid van pregabaline, zoals ontwikkeling van tolerantie, gebruik van meer dan de voorgeschreven dosering en ‘shopping’.
Abstinentieverschijnselen
Na stopzetting van korte- en langetermijnbehandeling met pregabaline zijn abstinentieverschijnselen waargenomen. De volgende verschijnselen zijn gemeld: slapeloosheid, hoofdpijn, misselijkheid, angst, diarree, griepsyndroom, zenuwachtigheid, depressie, suïcidale ideatie, pijn, convulsie, hyperhidrose en duizeligheid. Het optreden van abstinentieverschijnselen na stopzetting van pregabaline kan wijzen op geneesmiddelafhankelijkheid (zie rubriek 4.8).De patiënt dient hiervan op de hoogte gebracht te worden bij het begin van de behandeling. Indien de behandeling met pregabaline stopgezet dient te worden, is het aanbevolen dit geleidelijk te doen over een periode van minstens 1 week, onafhankelijk van de indicatie (zie rubriek 4.2).
Convulsies, inclusief status epilepticus en tonisch-clonische aanvallen, kunnen voorkomen tijdens het gebruik van pregabaline of kort na het stopzetten van de behandeling met pregabaline.
Er zijn gegevens die doen vermoeden dat de incidentie en ernst van de abstinentieverschijnselen na het staken van een langetermijnbehandeling met pregabaline dosisgerelateerd kunnen zijn.
Encefalopathie
Gevallen van encefalopathie zijn gemeld, voornamelijk bij patiënten met een onderliggende aandoening die het optreden van encefalopathie kan bespoedigen.
Vrouwen die zwanger kunnen worden / Anticonceptie
Het gebruik van Pregabaline Pinewood tijdens het eerste trimester van de zwangerschap kan ernstige geboortedefecten veroorzaken bij het ongeboren kind. Pregabaline mag niet tijdens de zwangerschap worden gebruikt, tenzij het voordeel voor de moeder duidelijk opweegt tegen het mogelijke risico voor de foetus. Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling (zie rubriek 4.6).
Hulpstoffen die allergische reacties kunnen veroorzaken
Pregabaline Pinewood bevat methylparahydroxybenzoaat en propylparahydroxybenzoaat die allergische reacties (mogelijk vertraagd) kunnen veroorzaken.
Natriumgehalte
Pregabaline Pinewood bevat minder dan 1 mmol natrium (23 mg) per maximale dagelijkse dosis van 600 mg (30 ml). Patiënten die een natriumarm dieet volgen, kunnen worden geïnformeerd dat dit geneesmiddel in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Aangezien pregabaline voornamelijk onveranderd wordt uitgescheiden in de urine, nagenoeg niet wordt gemetaboliseerd bij de mens (< 2% van de toegediende dosis wordt als metabolieten in de urine teruggevonden), in vitro het geneesmiddelenmetabolisme niet remt en niet aan plasma-eiwitten wordt gebonden, is het onwaarschijnlijk dat het farmacokinetische interacties teweeg zou brengen of er onderhevig aan zou zijn.
In vivo studies en populatie farmacokinetische studies
Hiermee overeenkomend werden in in vivo studies geen klinisch relevante farmacokinetische interacties waargenomen tussen pregabaline en fenytoïne, carbamazepine, valproïnezuur, lamotrigine, gabapentine, lorazepam, oxycodon of ethanol. Uit populatie farmacokinetische studies bleek dat orale antidiabetica, diuretica, insuline, fenobarbital, tiagabine en topiramaat geen klinisch significant effect hadden op de pregabalineklaring.
Orale anticonceptiva norethisteron en/of ethinylestradiol
Gelijktijdige toediening van pregabaline en de orale anticonceptiva norethisteron en/of ethinylestradiol heeft geen invloed op de steady-state farmacokinetiek van beide stoffen.
Geneesmiddelen die het centraal zenuwstelsel beïnvloeden
Pregabaline kan de effecten van ethanol en lorazepam versterken.
Er zijn tijdens postmarketingervaring meldingen geweest van ademhalingsfalen, coma en overlijden bij patiënten die pregabaline gebruikten en opioïden en/of andere geneesmiddelen die het centraal zenuwstelsel (CZS) onderdrukken. Pregabaline lijkt een additieve werking te hebben op de verstoring van de cognitieve en algemene motorische functie, veroorzaakt door oxycodon.
Interacties en ouderen
Er zijn geen specifieke farmacodynamische onderzoeken naar interacties uitgevoerd bij oudere vrijwilligers. Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vruchtbare vrouwen /Anticonceptie voor mannen en vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling (zie rubriek 4.4).
Zwangerschap
Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Van pregabaline is aangetoond dat het bij ratten de placenta passeert (zie rubriek 5.2). Pregabaline kan bij de mens de placenta passeren.
Ernstige aangeboren misvormingen
Uit gegevens van een Scandinavisch observationeel onderzoek van meer dan 2 700 zwangerschappen die in het eerste trimester aan pregabaline werden blootgesteld, bleek een hogere prevalentie van ernstige aangeboren misvormingen (major congenital malformation, MCM) bij de pediatrische populatie (levend of doodgeboren) die aan pregabaline werd blootgesteld, vergeleken met de niet-blootgestelde populatie (5,9% vs. 4,1%).
Het risico op MCM bij de pediatrische populatie die tijdens het eerste trimester aan pregabaline werd blootgesteld, was iets hoger in vergelijking met de niet-blootgestelde populatie (aangepaste prevalentieverhouding en 95%-betrouwbaarheidsinterval: 1,14 (0,96 – 1,35)) en in vergelijking met de populatie die werd blootgesteld aan lamotrigine (1,29 (1,01 – 1,65)) of aan duloxetine (1,39 (1,07 – 1,82)).
De analyses van specifieke misvormingen toonden een hoger risico aan op misvormingen van het zenuwstelsel, het oog, orofaciale spleten, misvormingen van de urinewegen en genitale misvormingen, maar de aantallen waren klein en de schattingen onnauwkeurig.
Pregabaline Pinewood mag niet tijdens de zwangerschap worden gebruikt, tenzij strikt noodzakelijk (wanneer het voordeel voor de moeder duidelijk opweegt tegen het potentiële risico voor de foetus).
Borstvoeding
Pregabaline wordt uitgescheiden in de moedermelk (zie rubriek 5.2). Niet bekend is welk effect pregabaline op pasgeborenen/zuigelingen heeft. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met pregabaline moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen klinische gegevens over de effecten van pregabaline op de vrouwelijke vruchtbaarheid.
In een klinisch onderzoek om het effect van pregabaline op de spermamotiliteit te evalueren, werden gezonde mannelijke proefpersonen blootgesteld aan een dosis van 600 mg/dag. Na 3 maanden behandeling waren er geen effecten op de spermamotiliteit.
Een vruchtbaarheidsonderzoek bij vrouwelijke ratten heeft nadelige effecten op de reproductie aangetoond. Vruchtbaarheidsonderzoeken bij mannelijke ratten hebben nadelige effecten op de reproductie en ontwikkeling aangetoond. De klinische relevantie van deze bevindingen is niet bekend (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Pregabaline Pinewood kan geringe tot matige invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Pregabaline Pinewood kan duizeligheid en slaperigheid veroorzaken en kan derhalve de rijvaardigheid of het vermogen om machines te gebruiken, beïnvloeden. Patiënten wordt afgeraden auto te rijden, complexe machines te bedienen of risicovolle activiteiten uit te oefenen, totdat bekend is of dit geneesmiddel de bekwaamheid om deze activiteiten uit te oefenen, beïnvloedt.
4.8 Bijwerkingen
In het klinisch onderzoeksprogramma van pregabaline waren meer dan 8.900 aan pregabaline blootgestelde patiënten geïncludeerd, waarvan meer dan 5.600 patiënten in dubbelblinde, placebogecontroleerde onderzoeken. De vaakst gemelde bijwerkingen waren duizeligheid en slaperigheid. De bijwerkingen waren meestal mild tot matig in intensiteit. In alle gecontroleerde onderzoeken was de discontinueringgraad door bijwerkingen 12% bij patiënten die pregabaline kregen en 5% bij patiënten die placebo kregen. De meest voorkomende bijwerkingen die resulteerden in stopzetting van de pregabalinebehandeling waren duizeligheid en slaperigheid.
In tabel 2 hieronder staan alle bijwerkingen die optraden met een incidentie groter dan die van de placebo en bij meer dan één patiënt, onderverdeeld per klasse en frequentie (zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
De opgesomde bijwerkingen kunnen ook verband houden met het onderliggende ziektebeeld en/of gelijktijdig toegediende geneesmiddelen.
Tijdens de behandeling van centrale neuropathische pijn veroorzaakt door letsel van het ruggenmerg was de incidentie van bijwerkingen in het algemeen, CZS-gerelateerde bijwerkingen en in het bijzonder slaperigheid verhoogd (zie rubriek 4.4).
Additionele bijwerkingen die vanuit postmarketingervaring gemeld zijn, worden in de onderstaande lijst cursief vermeld.
Tabel 2. Bijwerkingen van pregabaline
| Systeem/orgaanklassen | Bijwerkingen |
|---|---|
| Infecties en parasitaire aandoeningen | |
| Vaak | Nasofaryngitis |
| Bloed- en lymfestelselaandoeningen | |
| Soms | Neutropenie |
| Immuunsysteemaandoeningen | |
| Soms | Overgevoeligheid |
| Systeem/orgaanklassen | Bijwerkingen |
|---|---|
| Zelden | Angio-oedeem, allergische reactie |
| Voedings- en stofwisselingsstoornissen | |
| Vaak | Toegenomen eetlust |
| Soms | Anorexie, hypoglykemie |
| Psychische stoornissen | |
| Vaak | Eufore, verwarring, geïrriteerdheid, desoriëntatie, slapeloosheid, afgenomen libido |
| Soms | Hallucinatie, paniekaanvallen, rusteloosheid, agitatie, depressie, teneergeslagenheid, opgewekte stemming, agressie, stemmingsschommelingen, depersonalisatie, moeilijk op woorden kunnen komen, abnormale dromen, toegenomen libido, anorgasmie, apathie |
| Zelden | Disinhibitie, suïcidaal gedrag, suïcidale ideevorming |
| Niet bekend | Geneesmiddelafhankelijkheid |
| Zenuwstelselaandoeningen | |
| Zeer vaak | Duizeligheid, slaperigheid, hoofdpijn |
| Vaak | Ataxie, afwijkende coördinatie, tremor, dysartrie, amnesie, geheugenstoornis, concentratiestoornis, paresthesie, hypo-esthesie, sedatie, evenwichtsstoornis, lethargie |
| Soms | Syncope, stupor, myoclonus, bewustzijnsverlies, psychomotorische hyperactiviteit, dyskinesie, posturale duizeligheid, intentie-tremor, nystagmus, cognitieve functiestoornis, geestelijke stoornis, spraakstoornis, hyporeflexie, hyperesthesie, brandend gevoel, ageusie, malaise |
| Zelden | Toevallen, parosmie, hypokinesie, dysgrafie, parkinsonisme |
| Oogaandoeningen | |
| Vaak | Wazig zien, diplopie |
| Soms | Perifeer gezichtsverlies, abnormaal zien, oogzwellingen, gezichtsvelddefecten, verminderde gezichtsscherpte, oogpijn, asthenopie, fotopsie, droge ogen, verhoogde traanproductie, oogirritatie |
| Zelden | Verlies van het gezichtsvermogen, keratitis, oscillopsie, afwijkende visuele diepteperceptie, mydriasis, strabisme, visuele helderheid |
| Evenwichtsorgaan- en ooraandoeningen | |
| Vaak | Vertigo |
| Soms | Hyperacusis |
| Hartaandoeningen | |
| Soms | Tachycardie, eerstegraads atrioventriculair blok, sinusbradycardie, congestief hartfalen |
| Zelden | QT-verlenging, sinustachycardie, sinusaritmie |
| Bloedvataandoeningen | |
| Soms | Hypotensie, hypertensie, opvliegers, blozen, perifere kou |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Soms | Dyspneu, epistaxis, hoesten, verstopte neus, rinitis, snurken, droge neus |
| Zelden | Longoedeem, toegeknepen keel |
| Niet bekend | onderdrukte ademhaling |
| Maagdarmstelselaandoeningen | |
| Vaak | Braken, misselijkheid, constipatie, diarree, flatulentie, abdominale distensie, droge mond |
| Systeem/orgaanklassen | Bijwerkingen |
|---|---|
| Soms | Gastro-oesofageale refluxziekte, toegenomen speekselproductie, orale hypo-esthesie |
| Zelden | Ascites, pancreatitis, gezwollen tong, dysfagie |
| Lever- en galaandoeningen | |
| Soms | Verhoogde leverenzymen* |
| Zelden | Geelzucht |
| Zeer zelden | Leverfalen, hepatitis |
| Huid- en onderhuidaandoeningen | |
| Soms | Papuleuze huiduitslag, urticaria, hyperhidrose, jeuk |
| Zelden | Syndroom van Stevens-Johnson, angstzweet, toxische epidermale necrolyse |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Vaak | Spierkramp, artralgie, rugpijn, pijn in ledematen, cervicaal spasme |
| Soms | Gewrichtszwelling, myalgie, spiersamentrekkingen, nekpijn, spierstijfheid |
| Zelden | Rabdomyolyse |
| Nier- en urinewegaandoeningen | |
| Soms | Urine-incontinentie, dysurie |
| Zelden | Nierfalen, oligurie, urineretentie |
| Voortplantingsstelsel- en borstaandoeningen | |
| Vaak | Erectiele disfunctie |
| Soms | Seksuele disfunctie, vertraagde ejaculatie, dysmenorroe, borstpijn |
| Zelden | Amenorroe, galactorroe, groter worden van de borsen, gynaecomastie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Vaak | Perifeer oedeem, oedeem, abnormale gang, vallen, een dronken gevoel hebben, zich abnormaal voelen, vermoeidheid |
| Soms | Gegeneraliseerd oedeem, gezichtsoedeem, beklemd gevoel op de borst, pijn, koorts, dorst, koude rillingen, asthenie |
| Onderzoeken | |
| Vaak | Gewichtstoename |
| Soms | Verhoogd creatininefosfokinase in het bloed, verhoogd glucose in het bloed, afname van het aantal bloedplaatjes, verhoogd creatinine in het bloed, verlaagd kalium in het bloed, gewichtsafname |
| Zelden | Afname van het aantal witte bloedcellen |
* Alanine-aminotransferase (ALAT) verhoogd en aspartaataminotransferase (ASAT) verhoogd
Na stopzetting van korte- en langetermijnbehandelingen met pregabaline zijn abstinentieverschijnselen waargenomen. De volgende verschijnselen zijn gemeld: slapeloosheid, hoofdpijn, misselijkheid, angst, diarree, griepsyndroom, convulsies, zenuwachtigheid, depressie, suïcidale ideatie, pijn, hyperhidrose en duizeligheid. Deze verschijnselen kunnen wijzen op geneesmiddelafhankelijkheid. De patiënt dient hiervan op de hoogte gebracht te worden bij het begin van de behandeling.
Er zijn gegevens die doen vermoeden dat de incidentie en ernst van de abstinentieverschijnselen na het staken van een langetermijnbehandeling met pregabaline dosisgerelateerd kunnen zijn (zie rubrieken 4.2 en 4.4).
Pediatrische patiënten
Het veiligheidsprofiel van pregabaline in vijf onderzoeken bij kinderen met partiële epilepsie met of zonder secundaire gegeneraliseerde aanvallen (onderzoek van 12 weken naar de werkzaamheid en veiligheid bij patiënten van 4 tot 16 jaar, n=295; onderzoek van 14 dagen naar de werkzaamheid en veiligheid bij patiënten van 1 maand tot jonger dan 4 jaar, n=175; onderzoek naar farmacokinetiek en verdraagbaarheid, n=65; en twee 1-jarige openlabel vervolgonderzoeken naar veiligheid, n=54 en n=431) was vergelijkbaar met het profiel in de onderzoeken met volwassen patiënten met epilepsie. De meest voorkomende bijwerkingen die zijn waargenomen in het onderzoek van 12 weken met behandeling met pregabaline waren slaperigheid, pyrexie, infectie van de bovenste luchtwegen, toegenomen eetlust, gewichtstoename en nasofaryngitis. De meest voorkomende bijwerkingen die zijn waargenomen in het onderzoek van 14 dagen met behandeling met pregabiline waren slaperigheid, infectie van de bovenste luchtwegen en pyrexie (zie rubrieken 4.2, 5.1 en 5.2).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
De meest gemelde bijwerkingen die tijdens postmarketingervaring zijn waargenomen bij inname van een overdosis pregabaline waren somnolentie, verwardheid, agitatie en rusteloosheid. Epileptische aanvallen werden ook gemeld.
Er zijn zeldzame gevallen van coma gemeld.
De behandeling van een overdosis pregabaline dient te bestaan uit algemene ondersteunende maatregelen en kan indien nodig hemodialyse bevatten (zie rubriek 4.2, tabel 1).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Anti-epileptica, overige anti-epileptica; ATC-code: N03AX16
De werkzame stof pregabaline is een gamma-aminoboterzuur-analoog [(S)-3-(aminomethyl)-5-methylhexaanzuur].
Werkingsmechanisme
Pregabaline bindt zich aan een auxiliaire subeenheid (α2-δ-eiwit) van spanningsafhankelijke calciumkanalen in het centraal zenuwstelsel.
Klinische werkzaamheid en veiligheid
Neuropathische pijn
De werkzaamheid is aangetoond in studies met diabetische neuropathie, postherpetische neuralgie en ruggenmergletsel. De werkzaamheid is niet onderzocht in andere modellen van neuropathische pijn.
Pregabaline is onderzocht in 10 gecontroleerde klinische studies die tot 13 weken duurden met een tweemaaldaagse dosering (BID) en in studies die tot 8 weken duurden met een driemaaldaagse dosering (TID). In het algemeen waren de veiligheids- en werkzaamheidsprofielen voor de BID en TID doseringsschema’s gelijk.
In klinische studies naar zowel perifere als centrale neuropathische pijn die tot 12 weken duurden, werd een pijnreductie waargenomen in week 1 en deze bleef behouden gedurende de volledige behandelingsperiode.
In gecontroleerde klinische onderzoeken naar perifere neuropathische pijn ervoer 35% van de met pregabaline behandelde patiënten en 18% van de patiënten op placebo een verbetering van 50% in de pijnscore. Voor patiënten die geen slaperigheid ervoeren, werd een dergelijke verbetering waargenomen bij 33% van de met pregabaline behandelde patiënten en bij 18% van de patiënten op placebo. Voor de patiënten die slaperigheid ervoeren, reageerde 48% op pregabaline en 16% op placebo.
In gecontroleerde klinische onderzoeken naar centrale neuropathische pijn ervoer 22% van de met pregabaline behandelde patiënten en 7% van de patiënten op placebo een verbetering van 50% in de pijnscore.
Epilepsie
Aanvullende behandeling.
Pregabaline is onderzocht in 3 gecontroleerde onderzoeken van 12 weken, zowel BID als TID toegediend. In het algemeen waren de veiligheids- en werkzaamheidsprofielen voor de BID en TID doseringsschema’s gelijk.
Een vermindering in aanvalsfrequentie werd waargenomen in week 1.
Pediatrische patiënten
De werkzaamheid en veiligheid van pregabaline als adjuvante therapie voor epilepsie bij pediatrische patiënten jonger dan 12 jaar en adolescenten zijn niet vastgesteld. De bijwerkingen in een onderzoek naar de farmacokinetiek en verdraagbaarheid met patiënten in de leeftijd van 3 maanden tot 16 jaar (n=65) met partieel beginnende aanvallen waren vergelijkbaar met de bijwerkingen bij volwassenen. De resultaten van een placebogecontroleerd onderzoek van 12 weken bij 295 pediatrische patiënten in de leeftijd van 4 tot 16 jaar en een placebogecontroleerd onderzoek van 14 dagen bij 175 pediatrische patiënten in de leeftijd van 1 maand tot jonger dan 4 jaar, die werden uitgevoerd om de werkzaamheid en veiligheid van pregabaline als adjuvante therapie voor de behandeling van partieel beginnende aanvallen te beoordelen, en twee 1-jarige open-label veiligheidsonderzoeken met respectievelijk 54 en 431 pediatrische patiënten in de leeftijd van 3 maanden tot 16 jaar met epilepsie wijzen erop dat de bijwerkingen pyrexie en bovensteluchtweginfecties vaker werden gezien dan in onderzoeken met volwassen patiënten met epilepsie (zie rubrieken 4.2, 4.8 en 5.2).
In het placebogecontroleerd onderzoek van 12 weken werden pediatrische patiënten (in de leeftijd van 4 tot 16 jaar) toegewezen aan pregabaline 2,5 mg/kg/dag (maximaal 150 mg/dag), pregabaline 10 mg/kg/dag (maximaal 600 mg/dag) of placebo. Het percentage van patiënten met een afname van ten minste 50% van partieel beginnende aanvallen ten opzichte van de baseline bedroeg 40,6% bij de patiënten die behandeld werden met pregabaline 10 mg/kg/dag (p=0,0068 versus placebo), 29,1% bij de patiënten die behandeld werden met pregabaline 2,5 mg/kg/dag (p=0,2600 versus placebo) en 22,6% bij deze die behandeld werden met placebo.
In het placebogecontroleerde onderzoek van 14 dagen werden pediatrische patiënten (1 maand tot jonger dan 4 jaar) toegewezen aan pregabaline 7 mg/kg/dag, pregabaline 14 mg/kg/dag of placebo. De mediane aanvalsfrequentie over een periode van 24 uur bij de baseline en bij het laatste bezoek bedroeg respectievelijk 4,7 en 3,8 voor pregabaline 7 mg/kg/dag, respectievelijk 5,4 en 1,4 voor pregabaline 14 mg/kg/dag en respectievelijk 2,9 en 2,3 voor placebo. Pregabaline 14 mg/kg/dag leidde tot een significante daling van de loggetransformeerde frequentie van partieel beginnende aanvallen ten opzichte van placebo (p = 0,0223); pregabaline 7 mg/kg/dag vertoonde geen verbetering ten opzichte van placebo.
In een placebogecontroleerd onderzoek van 12 weken bij patiënten met primaire gegeneraliseerde tonisch-klonische (PGTC) aanvallen, werden 219 patiënten (in de leeftijd van 5 tot 65 jaar, waarvan
66 in de leeftijd van 5 tot 16 jaar) toegewezen aan pregabaline 5 mg/kg/dag (maximaal 300 mg/dag),
10 mg/kg/dag (maximaal 600 mg/dag) of placebo als adjuvante therapie. Het percentage van patiënten met een reductie van minstens 50% van PGTC-aanvallen bedroeg respectievelijk 41,3%, 38,9% en
41,7% voor pregabaline 5 mg/kg/dag, pregabaline 10 mg/kg/dag en placebo.
Monotherapie (recentelijk gediagnosticeerde patiënten)
Pregabaline is onderzocht in 1 gecontroleerd klinisch onderzoek van 56 weken, BID toegediend. Pregabaline bereikte geen non-inferioriteit ten opzichte van lamotrigine, gebaseerd op het eindpunt van het 6 maanden lang uitblijven van aanvallen. Pregabaline en lamotrigine waren even veilig en goed verdraagbaar.
Gegeneraliseerde angststoornis
Pregabaline is onderzocht in 6 gecontroleerde onderzoeken van 4 tot 6 weken, in een onderzoek met ouderen van 8 weken en in een langetermijn terugval preventie-onderzoek met een dubbelblinde terugvalpreventiefase van 6 maanden.
Verlichting van de symptomen van GAS, zoals weergegeven aan de hand van de Hamilton Anxiety Rating Scale (HAM-A), werd waargenomen in week 1.
In gecontroleerde klinische onderzoeken (van 4 tot 8 weken), vertoonden 52% van de met pregabaline behandelde patiënten en 38% van de patiënten op placebo een verbetering van ten minste 50% in de HAM-A totale score van baseline tot eindpunt.
In gecontroleerde onderzoeken werd bij een groter gedeelte van de patiënten die met pregabaline werden behandeld in vergelijking met de patiënten die placebo kregen wazig zicht gemeld, dat in een meerderheid van de gevallen bij het voortzetten van de dosering vanzelf verdween. Oogheelkundige testen (inclusief gezichtsscherptetesten, uitgebriede gezichtsveldstesten en uitgebreid fundoscopisch onderzoek) zijn uitgevoerd bij meer dan 3.600 patiënten binnen gecontroleerde klinische onderzoeken. Van deze patiënten was de gezichtsscherpte gereduceerd bij 6,5% van de met pregabaline behandelde patiënten en bij 4,8% van de met placebo behandelde patiënten. Veranderingen van het gezichtsveld werden waargenomen bij 12,4% van de met pregabaline behandelde patiënten en bij 11,7% van de met placebo behandelde patiënten. Fundoscopische veranderingen werden waargenomen bij 1,7% van de met pregabaline behandelde patiënten en bij 2,1% van de met placebo behandelde patiënten.
5.2 Farmacokinetische eigenschappen
De steady-state farmacokinetiek van pregabaline is vergelijkbaar bij gezonde vrijwilligers, patiënten met epilepsie die anti-epileptica gebruiken en patiënten met chronische pijn.
Absorptie
Pregabaline wordt snel opgenomen indien toegediend op een nuchtere maag met piekplasmaconcentraties die binnen 1 uur na zowel eenmalige als herhaalde toediening optreden. De orale biologische beschikbaarheid van pregabaline wordt geschat op ≥ 90% en is dosisonafhankelijk. Na herhaalde toediening wordt een steady-state bereikt binnen 24 tot 48 uur. De absorptiesnelheid van pregabaline neemt af bij toediening met voedsel, waardoor de Cmax daalt met ongeveer 25-30% en de tmax met ongeveer 2,5 uur wordt vertraagd. De toediening van pregabaline met voedsel heeft evenwel geen klinisch significante invloed op de mate van absorptie van pregabaline.
Distributie
Uit preklinische onderzoeken is gebleken dat pregabaline de bloed-hersenbarrière passeert bij muizen, ratten en apen. Pregabaline passeert de placenta bij ratten en is aanwezig in de melk van lacterende ratten. Het schijnbare verdelingsvolume van pregabaline na orale toediening bij de mens bedraagt ongeveer 0,56 l/kg. Pregabaline wordt niet aan plasma-eiwitten gebonden.
Biotransformatie
Pregabaline wordt bij de mens nagenoeg niet gemetaboliseerd. Na een dosis radioactief gemerkt pregabaline werd ongeveer 98% van de radioactiviteit teruggevonden in de urine als onveranderd pregabaline. Het N-gemethyleerde derivaat van pregabaline, de belangrijkste metaboliet van pregabaline die in de urine wordt teruggevonden, was verantwoordelijk voor 0,9% van de dosis. In preklinische onderzoeken waren er geen aanwijzingen voor racemisatie van het S-enantiomeer van pregabaline tot het R-enantiomeer.
Eliminatie
Pregabaline wordt voornamelijk renaal uit de systemische circulatie geklaard als onveranderde stof. De gemiddelde eliminatiehalfwaardetijd van pregabaline bedraagt 6,3 uur. De plasmaklaring en renale klaring van pregabaline zijn recht evenredig met de creatinineklaring (zie rubriek 5.2 Nierfunctiestoornis).
Een aanpassing van de dosis is nodig bij patiënten met een verminderde nierfunctie en bij patiënten die hemodialyse ondergaan (zie rubriek 4.2, tabel 1).
Lineariteit/non-lineariteit
De farmacokinetiek van pregabaline is lineair over het aanbevolen dagelijkse doseringsinterval. De interindividuele farmacokinetische variabiliteit voor pregabaline is laag (< 20%). De farmacokinetiek na herhaalde toediening is voorspelbaar op basis van de gegevens na eenmalige toediening. Daarom is het niet noodzakelijk om routinematig de plasmaconcentraties van pregabaline te monitoren.
Geslacht
Klinische onderzoeken tonen aan dat plasmaconcentraties van pregabaline niet klinisch significant worden beïnvloed door het geslacht.
Nierfunctiestoornis
De klaring van pregabaline is recht evenredig met de creatinineklaring. Daarnaast wordt pregabaline doeltreffend verwijderd uit het plasma door hemodialyse (na een 4 uur durende hemodialyse zijn de plasmaconcentraties van pregabaline ongeveer 50% gereduceerd). Omdat renale eliminatie de voornaamste eliminatieroute is, is dosisreductie en een extra toediening na afloop van de hemodialyse bij patiënten met nierfunctiestoornissen noodzakelijk (zie rubriek 4.2, tabel 1).
Leverfunctiestoornis
Er zijn geen specifieke farmacokinetische onderzoeken uitgevoerd bij patiënten met een leverfunctiestoornis. Aangezien pregabaline geen significante metabolisatie ondergaat en voornamelijk wordt uitgescheiden als onveranderde stof in de urine, wordt niet verwacht dat een gestoorde leverfunctie een significante verandering van de plasmaconcentraties van pregabaline teweeg zou brengen.
Pediatrische patiënten
De farmacokinetische eigenschappen van pregabaline zijn onderzocht bij pediatrische patiënten met epilepsie (leeftijdsgroepen: 1 tot 23 maanden, 2 tot 6 jaar, 7 tot 11 jaar en 12 tot 16 jaar) bij een dosis van 2,5, 5, 10 en 15 mg/kg/dag in een onderzoek naar de farmacokinetiek en de verdraagbaarheid.
Na orale toediening van pregabaline aan pediatrische patiënten in nuchtere toestand was over het algemeen de tijd tot het bereiken van de piekplasmaconcentratie voor de hele leeftijdsgroep vergelijkbaar. De piekplasmaconcentratie deed zich voor 0,5 tot 2 uur na toediening van de dosis.
Cmax en AUC voor pregabaline namen binnen elke leeftijdsgroep lineair toe met de dosis. De AUC was 30% lager bij pediatrische patiënten met een gewicht lager dan 30 kg, als gevolg van een 43% hogere klaring aangepast aan lichaamsgewicht bij deze patiënten in vergelijking met patiënten die ≥ 30 kg wogen.
De terminale halfwaardetijd van pregabaline bedroeg gemiddeld circa 3 tot 4 uur bij pediatrische patiënten tot 6 jaar, en 4 tot 6 uur bij pediatrische patiënten van 7 jaar en ouder.
Uit de farmacokinetische populatieanalyse bleek dat de creatinineklaring een significante covariabele was voor de orale klaring van pregabaline en dat lichaamsgewicht een significante covariabele was voor het kennelijke orale verdelingsvolume van pregabaline. Deze verbanden waren vergelijkbaar bij pediatrische en volwassen patiënten.
De farmacokinetische eigenschappen van pregabaline bij patiënten jonger dan 3 maanden zijn niet onderzocht (zie rubrieken 4.2, 4.8 en 5.1).
Ouderen
De klaring van pregabaline lijkt af te nemen bij hogere leeftijd. Deze afname in klaring van oraal ingenomen pregabaline komt overeen met de afname van de creatinineklaring bij hogere leeftijd. Verlaging van de dosis pregabaline kan nodig zijn bij patiënten die op basis van hun leeftijd een verminderde nierfunctie hebben (zie rubriek 4.2, tabel 1).
Moeders die borstvoeding geven
De farmacokinetiek van 150 mg pregabaline, toegediend elke 12 uur (dagelijkse dosis 300 mg), werd beoordeeld bij 10 vrouwen die borstvoeding gaven, ten minste 12 weken post partum. Het geven van borstvoeding had weinig tot geen invloed op de farmacokinetiek van pregabaline. Pregabaline werd uitgescheiden in de moedermelk, waarbij de gemiddelde steady-state concentraties circa 76% bedroegen van die in maternaal plasma. De geschatte zuigelingendosis uit moedermelk (uitgaande van een gemiddelde melkconsumptie van 150 ml/kg/dag) bij vrouwen die 300 mg/dag of de maximale dosis van 600 mg/dag krijgen, zou respectievelijk 0,31 of 0,62 mg/kg/dag zijn. Deze geschatte doses bedragen circa 7% van de totale dagelijkse maternale dosis op mg/kg basis.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In gebruikelijke farmacologische veiligheidsonderzoeken bij dieren werd pregabaline goed verdragen bij klinisch relevante doseringen. In onderzoek naar de toxiciteit bij herhaalde dosering bij ratten en apen werden effecten op het CZS waargenomen, waaronder hypoactiviteit, hyperactiviteit en ataxie. Een verhoogde incidentie van retinale atrofie, frequent waargenomen bij oude albinoratten, werd gezien na langdurige blootstelling aan pregabaline van ≥ 5 maal de gemiddelde humane blootstelling bij toediening van de maximaal aanbevolen klinische dosering.
Pregabaline was niet teratogeen bij muizen, ratten of konijnen. Foetale toxiciteit bij ratten en konijnen trad slechts op bij blootstellingen die ruim boven de humane blootstelling lagen. In prenatale/postnatale toxiciteitsonderzoeken induceerde pregabaline ontwikkelingstoxiciteit bij de nakomelingen van ratten blootgesteld aan > 2 maal de maximale aanbevolen blootstelling bij de mens.
Bijwerkingen met betrekking tot de vruchtbaarheid van mannelijke en vrouwelijke ratten werden alleen waargenomen bij blootstellingen die ruimschoots de therapeutische blootstelling overschreden. De bijwerkingen op de mannelijke voortplantingsorganen en de spermaparameters waren reversibel en traden alleen op bij blootstellingen die ruimschoots de therapeutische blootstelling overschreden of waren geassocieerd met spontane degeneratieve processen van de mannelijke voortplantingsorganen bij de rat. Deze bijwerkingen werden daarom als weinig of niet klinisch relevant beschouwd.
Pregabaline is niet genotoxisch, gebaseerd op de resultaten van een reeks van in vitro en in vivo testen.
Bij ratten en muizen werden twee jaar durende carcinogeniciteitsonderzoeken met pregabaline uitgevoerd. Bij ratten werden geen tumoren waargenomen bij blootstellingen tot 24 maal de gemiddelde humane blootstelling bij de maximale aanbevolen klinische dosis van 600 mg/dag. Bij muizen werd geen toegenomen incidentie van tumoren gevonden bij blootstellingen gelijk aan de humane blootstelling, maar bij hogere blootstellingen werd een toegenomen incidentie van hemangiosarcoom waargenomen. Bij het niet-genotoxische mechanisme van door pregabaline geïnduceerde tumorvorming bij muizen zijn veranderingen in de bloedplaatjes en een daarmee gepaard gaande proliferatie van endotheelcellen betrokken. Gebaseerd op klinische gegevens voor de korte en beperkte lange termijn waren deze veranderingen met betrekking tot de bloedplaatjes niet aanwezig bij ratten of mensen. Er zijn geen aanwijzingen die een geassocieerd risico voor de mens suggereren.
Bij juveniele ratten verschilde de toxiciteit kwalitatief niet van deze waargenomen bij volwassen ratten. Juveniele ratten zijn echter gevoeliger. Bij therapeutische blootstellingen waren er aanwijzingen voor centrale klinische verschijnselen van hyperactiviteit en tandenknarsen, en enkele groeiveranderingen (voorbijgaande onderdrukking van de gewichtstoename). Effecten op de oestrische cyclus werden waargenomen bij 5 maal de humane therapeutische blootstelling. Een verminderde akoestische schrikreactie werd waargenomen bij juveniele ratten 1 tot 2 weken na blootstelling aan > 2 maal de humane therapeutische blootstelling. Negen weken na blootstelling was dit effect niet meer waarneembaar.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Methylparahydroxybenzoaat (E218)
Propylparahydroxybenzoaat (E216)
Sucralose
Natriumdiwaterstoffosfaat-dihydraat
Watervrij dinatriumfosfaat (E339)
Kunstmatige aardbeiensmaakstof
Gezuiverd water
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
Houdbaarheid tijdens gebruik: 3 maanden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25°C.
6.5 Aard en inhoud van de verpakking
Een witte fles van hogedichtheidspolyethyleen (HDPE) met een met polyethyleen gevoerde manipulatiebestendige sluiting met 473 ml drank, in een kartonnen doos. De doos bevat ook een doseerspuit voor orale toediening van 5 ml met maatstrepen, en een indruk fles adapter (PIBA).
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Geen bijzondere vereisten voor verwijdering.
Wijze van toediening
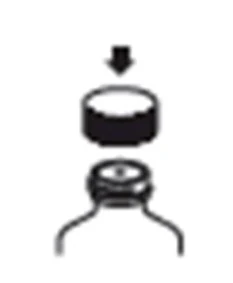
- 1. Open de fles: Duw de dop naar beneden en draai hem tegen de klok in (afbeelding 1).
- 2.
Alleen bij het eerste gebruik: Bij de doseerspuit voor orale toediening wordt ook een indruk fles adapter (PIBA) geleverd. Dat is het hulpmiddel dat in de hals van de fles wordt aangebracht om de drank gemakkelijker met de doseerspuit voor orale toediening te kunnen opzuigen. Als de indruk fles adapter nog niet is gemonteerd, haal dan de fles adapter en de doseerspuit voor orale toediening van 5 ml uit de plastic omhulling. Zorg dat de fles op een
- vlakke ondergrond staat en duw de indruk fles adapter in de hals van de fles, met de vlakke kant van de indruk fles adapter omhoog (afbeelding 2).
- 3. Duw de zuiger van de spuit helemaal in naar de onderkant van de cilinder van de spuit (richting de punt van de spuit) om overtollige lucht uit de spuit te verwijderen. Bevestig de spuit met een iets draaiende beweging op de indruk fles adapter (afbeelding 3).
- 4. Keer de fles (met de spuit eraan vast) om en vul de spuit met de vloeistof door de zuiger van de spuit naar beneden te trekken tot net voorbij de maatstreep die overeenkomt met de hoeveelheid in milliliter (ml) die uw arts u heeft voorgeschreven (afbeelding 4). Verwijder luchtbellen uit de spuit door de zuiger naar de voorgeschreven maatstreep te duwen.
- 5. Zet de fles weer rechtop, met de spuit nog steeds in de fles adapter/fles (afbeelding 5).
- 6. Verwijder de spuit uit de fles/fles adapter (afbeelding 6).
- 7.
Leeg de inhoud van de spuit rechtstreeks in de mond door de zuiger van de spuit helemaal in te duwen, tot de onderkant van de cilinder (afbeelding 7).
Opmerking: Het kan zijn dat stappen 4-7 tot drie keer herhaald moeten worden om de totale dosis te verkrijgen (tabel 1). [Bijvoorbeeld: voor een dosis van 150 mg (7,5 ml) moet de spuit twee keer uit de fles worden gevuld om de volledige dosis te verkrijgen. Zuig met de doseerspuit voor orale toediening eerst 5 ml vloeistof op en leeg de inhoud van de spuit direct in de mond. Vul vervolgens de doseerspuit voor orale toediening opnieuw met 2,5 ml en leeg de inhoud in de mond.]
- 8. Spoel de spuit om door water in de spuit op te zuigen en de zuiger van de spuit helemaal in te duwen, tot de onderkant van de cilinder van de spuit. Doe dit ten minste drie keer (afbeelding 8).
- 9. Doe de dop weer op de fles (laat de indruk fles adapter in de hals van de fles zitten) (afbeelding 9).
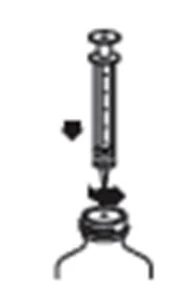
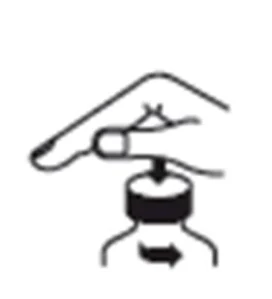
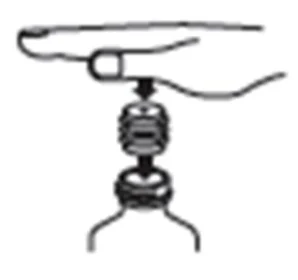
Afbeelding 1 Afbeelding 2 Afbeelding 3
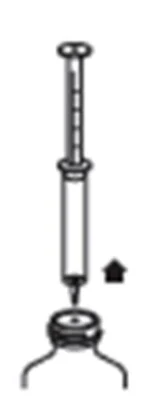
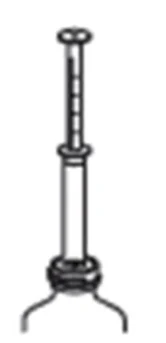
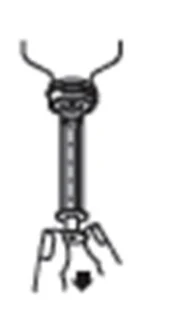
Afbeelding 4 Afbeelding 5 Afbeelding 6
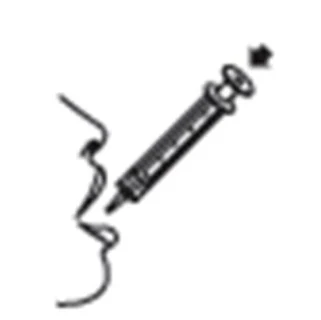
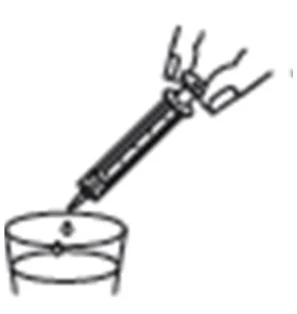
Afbeelding 7 Afbeelding 8 Afbeelding 9
Tabel 3. Vullingen van de doseerspuit voor orale toediening om voorgeschreven dosis Pregabaline Pinewood te verkrijgen
Dosis Pregabaline Pinewood (mg) | Totale drankvolume (ml) | Eerste spuitvulling (ml) | Tweede spuitvulling (ml) | Derde spuitvulling (ml) |
|---|---|---|---|---|
| 25 | 1,25 | 1,25 | Niet nodig | Niet nodig |
| 50 | 2,5 | 2,5 | Niet nodig | Niet nodig |
| 75 | 3,75 | 3,75 | Niet nodig | Niet nodig |
| 100 | 5 | 5 | Niet nodig | Niet nodig |
| 150 | 7,5 | 5 | 2,5 | Niet nodig |
| 200 | 10 | 5 | 5 | Niet nodig |
| 225 | 11,25 | 5 | 5 | 1,25 |
|---|---|---|---|---|
| 300 | 15 | 5 | 5 | 5 |
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pinewood Laboratories Ltd, Ballymacarbry, Clonmel, Co. Tipperary, Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 120965
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 23 juli 2018
Datum van laatste verlenging: 13 februari 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.4, 4.8 en 5.1: 5 november 2025