


SmPC (samenvatting van de productkenmerken) - Pomalidomide Grindeks
1. NAAM VAN HET GENEESMIDDEL
Pomalidomide Grindeks 1 mg harde capsules
Pomalidomide Grindeks 2 mg harde capsules
Pomalidomide Grindeks 3 mg harde capsules
Pomalidomide Grindeks 4 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Pomalidomide Grindeks 1 mg harde capsules
Elke harde capsule bevat 1 mg pomalidomide.
Hulpstof met bekend effect:
Elke harde capsule bevat 0,0130 mg Briljantzwart BN, en 0,0024 mg Azorubine – Karmozijn.
Pomalidomide Grindeks 2 mg harde capsules
Elke harde capsule bevat 2 mg pomalidomide.
Hulpstof met bekend effect:
Elke harde capsule bevat 0,0275 mg Zonnegeel FCF, en 0,0164 mg Briljantzwart BN, 0,0030 mg Azorubine – Karmozijn.
Pomalidomide Grindeks 3 mg harde capsules
Elke harde capsule bevat 3 mg pomalidomide.
Hulpstof met bekend effect:
Elke harde capsule bevat 0,0208 mg Briljantzwart BN, en 0,0039 mg Azorubine – Karmozijn.
Pomalidomide Grindeks 4 mg harde capsules
Elke harde capsule bevat 4 mg pomalidomide.
Hulpstof met bekend effect:
Elke harde capsule bevat 0,0259 mg Briljantzwart BN, en 0,0048 mg Azorubine – Karmozijn.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule.
Pomalidomide Grindeks 1 mg harde capsules
Maat 4 (circa 14 mm x 5 mm), harde gelatine capsules met lichtgrijze romp en donkerblauwe ondoorzichtige dop, met P1 in witte inkt op de romp gedrukt.
Pomalidomide Grindeks 2 mg harde capsules
Maat 3 (circa 16 mm x 6 mm), harde gelatine capsules met oranje ondoorzichtige romp en donkerblauwe ondoorzichtige dop, met P2 in witte inkt op de romp gedrukt.
Pomalidomide Grindeks 3 mg harde capsules
Maat 2 (circa 18 mm x 6 mm), harde gelatine capsules met lichtblauwe romp en donkerblauwe ondoorzichtige dop, met P3 in witte inkt op de romp gedrukt.
Pomalidomide Grindeks 4 mg harde capsules
Maat 1 (circa 19 mm x 7 mm), harde gelatine capsules met blauwe ondoorzichtige romp en donkerblauwe ondoorzichtige dop, met P4 in witte inkt op de romp gedrukt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Pomalidomide Grindeks in combinatie met bortezomib en dexamethason is geïndiceerd voor de behandeling van volwassen patiënten met multipel myeloom die eerder minimaal één ander behandelregime hebben gehad met lenalidomide.
Pomalidomide Grindeks in combinatie met dexamethason is geïndiceerd voor de behandeling van volwassen patiënten met recidiverend en refractair multipel myeloom die eerder minimaal twee andere behandelregimes hebben gehad, waaronder zowel lenalidomide als bortezomib, en die tijdens de laatste behandeling ziekteprogressie hebben vertoond.
4.2 Dosering en wijze van toediening
De behandeling moet worden gestart en bewaakt onder toezicht van artsen die ervaren zijn in het behandelen van multipel myeloom.
Op basis van klinische bevindingen en laboratoriumuitslagen wordt de dosering voortgezet of aangepast (zie rubriek 4.4).
Dosering
Pomalidomide in combinatie met bortezomib en dexamethason
De aanbevolen aanvangsdosis Pomalidomide Grindeks bedraagt 4 mg eenmaal daags oraal ingenomen op dag 1 t/m 14 van herhaalde cycli van 21 dagen.
Pomalidomide wordt toegediend in combinatie met bortezomib en dexamethason, zoals weergegeven in Tabel 1.
De aanbevolen aanvangsdosis bortezomib bedraagt 1,3 mg/m2 intraveneus of subcutaan eenmaal daags, op de in Tabel 1 aangegeven dagen. De aanbevolen dosis dexamethason bedraagt 20 mg eenmaal daags oraal ingenomen, op de in Tabel 1 aangegeven dagen.
Behandeling met pomalidomide in combinatie met bortezomib en dexamethason dient te worden gegeven tot het optreden van ziekteprogressie of onaanvaardbare toxiciteit.
Tabel 1. Aanbevolen toedieningsschema voor Pomalidomide Grindeks in combinatie met bortezomib en dexamethason
| Cyclus 1-8 | Dag (van een cyclus van 21 dagen) | ||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 | 6 | 7 | 8 | 9 | 10 | 11 | 12 | 13 | 14 | 15 | 16 | 17 | 18 | 19 | 20 | 21 | |
| Pomalidomide (4 mg) | • | • | • | • | • | • | • | • | • | • | • | • | • | • | |||||||
| Bortezomib (1,3 mg/m2) | • | • | • | • | |||||||||||||||||
| Dexamethason (20 mg) * | • | • | • | • | • | • | • | • | |||||||||||||
| Vanaf cyclus 9 | Dag (van een cyclus van 21 dagen) | ||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 1 | 2 | 3 | 4 | 5 | 6 | 7 | 8 | 9 | 10 | 11 | 12 | 13 | 14 | 15 | 16 | 17 | 18 | 19 | 20 | 21 | |
| Pomalidomide (4 mg) | • | • | • | • | • | • | • | • | • | • | • | • | • | • | |||||||
| Bortezomib (1,3 mg/m2) | • | • | |||||||||||||||||||
| Dexamethason (20 mg) * | • | • | • | • | |||||||||||||||||
*Zie voor patiënten ouder dan 75 jaar onder Speciale populaties.
Dosisaanpassing of onderbreking van pomalidomide
Om een nieuwe cyclus met pomalidomide te starten, moet het aantal neutrofielen ≥ 1 x 10⁹/l zijn, en het aantal trombocyten ≥ 50 x 109/l.
Instructies betreffende het onderbreken van de behandeling of het verlagen van de dosis in verband met bijwerkingen die gerelateerd zijn aan pomalidomide zijn weergegeven in Tabel 2 hieronder en de dosisniveaus zijn gedefinieerd in Tabel 3 daaronder:
Tabel 2. Instructies voor aanpassing van de dosis pomalidomide∞
| Toxiciteit | Dosisaanpassing |
|---|---|
Neutropenie* ANC** < 0,5 x 10⁹/l of febriele neutropenie (koorts ≥ 38,5°C en ANC <1 x 10⁹/l) | Behandeling met pomalidomide onderbreken voor de rest van de cyclus. CBC*** wekelijks volgen. |
| ANC terug tot ≥ 1 x 10⁹/l | Behandeling met pomalidomide hervatten op één dosisniveau lager dan de voorgaande dosis. |
| Bij elke volgende terugval tot < 0,5 x 10⁹/l | Behandeling met pomalidomide onderbreken. |
| ANC terug tot ≥ 1 x 10⁹/l | Behandeling met pomalidomide hervatten op één dosisniveau lager dan de voorgaande dosis. |
Trombocytopenie Aantal trombocyten < 25 x 109/l | Behandeling met pomalidomide onderbreken voor de rest van de cyclus. CBC*** wekelijks volgen. |
| Aantal trombocyten terug tot ≥ 50 x 109/l | Behandeling met pomalidomide hervatten op één dosisniveau lager dan de voorgaande dosis. |
| Bij elke volgende terugval tot < 25 x 109/l | Behandeling met pomalidomide onderbreken. |
| Aantal trombocyten terug tot ≥ 50 x 109/l | Behandeling met pomalidomide hervatten op één dosisniveau lager dan de voorgaande dosis. |
Huiduitslag Huiduitslag = graad 2-3 | Overweeg de behandeling met pomalidomide te onderbreken of te staken. |
| Huiduitslag = graad 4 of blaarvorming (met inbegrip van angio-oedeem, anafylactische reactie, exfoliatieve of bulleuze huiduitslag of bij vermoeden van het Stevens-Johnsonsyndroom (SJS), toxische epidermale necrolyse (TEN) of geneesmiddelenreactie met eosinofilie en systemische symptomen (DRESS)) | Behandeling permanent staken (zie rubriek 4.4). |
Overige Andere bijwerkingen ≥ graad 3 die verband houden met pomalidomide | Behandeling met pomalidomide onderbreken voor de rest van de cyclus. Behandeling met de volgende cyclus hervatten op één dosisniveau lager dan de voorgaande dosis (bijwerking moet verdwenen of afgenomen zijn tot ≤ graad 2 alvorens de behandeling wordt hervat). |
∞ Instructies voor aanpassing van de dosis in deze tabel zijn van toepassing op pomalidomide in combinatie met bortezomib en dexamethason en op pomalidomide in combinatie met dexamethason.
*In geval van neutropenie dient de arts het gebruik van groeifactoren te overwegen. **ANC – Absolute Neutrophil Count; ***CBC – Complete Blood Count.
Tabel 3. Dosisverlaging van pomalidomide∞
| Dosisniveau | Orale dosis pomalidomide |
|---|---|
| Aanvangsdosis | 4 mg |
| Dosisniveau -1 | 3 mg |
| Dosisniveau -2 | 2 mg |
| Dosisniveau -3 | 1 mg |
∞De dosisverlaging in deze tabel is van toepassing op pomalidomide in combinatie met bortezomib en dexamethason en op pomalidomide in combinatie met dexamethason.
Indien bijwerkingen optreden na dosisverlagingen tot 1 mg dient de behandeling te worden gestaakt.
Sterke remmers van CYP1A2
Bij gelijktijdige toediening van sterke remmers van CYP1A2 (bijv. ciprofloxacine, enoxacine en fluvoxamine) met pomalidomide, dient de dosis pomalidomide met 50% te worden verlaagd (zie rubriek 4.5 en 5.2).
Dosisaanpassing of onderbreking van bortezomib
Voor instructies betreffende het onderbreken van de behandeling of het verlagen van de dosis in verband met bijwerkingen die gerelateerd zijn aan gebruik van bortezomib, dienen artsen de Samenvatting van de productkenmerken (SPC) van bortezomib te raadplegen.
Dosisaanpassing of onderbreking van dexamethason
Instructies betreffende het onderbreken van de behandeling of het verlagen van de dosis in verband met bijwerkingen die gerelateerd zijn aan gebruik van lage doses dexamethason zijn weergegeven in Tabel 4 en 5 hieronder. Beslissingen betreffende het onderbreken of hervatten van de behandeling zijn echter ter beoordeling van de arts aan de hand van de Samenvatting van de productkenmerken (SPC).
Tabel 4. Instructies voor aanpassing van de dosis dexamethason
| Toxiciteit | Dosisaanpassing |
|---|---|
| Dyspepsie = graad 1-2 | Dosering aanhouden en behandelen met histamineblokkers (H2-blokkers) of gelijkwaardig. Met één dosisniveau verlagen als de symptomen aanhouden. |
| Dyspepsie ≥ graad 3 | Dosering onderbreken tot de symptomen onder controle zijn. H2-blokker of gelijkwaardig toevoegen en hervatten op één dosisniveau lager dan de voorgaande dosis. |
| Oedeem ≥ graad 3 | Diuretica gebruiken naar behoefte en dosis met één dosisniveau verlagen. |
| Verwardheid of stemmingsverandering ≥ graad 2 | Dosering onderbreken tot de symptomen zijn verdwenen. Hervatten op één dosisniveau lager dan de voorgaande dosis. |
| Spierzwakte ≥ graad 2 | Dosering onderbreken tot spierzwakte ≤ graad 1. Hervatten op één dosisniveau lager dan de voorgaande dosis. |
| Hyperglykemie ≥ graad 3 | De dosis met één dosisniveau verlagen. Indien nodig behandelen met insuline of orale bloedglucoseverlagende middelen. |
| Acute pancreatitis | Dexamethason uit het behandelregime verwijderen. |
| Andere ernstige ongewenste reacties ≥ graad 3 die verband houden met dexamethason | De dosering dexamethason stoppen totdat de bijwerking hersteld is tot ≤ graad 2. Hervatten op één dosisniveau lager dan de voorgaande dosis. |
Als het herstellen van toxiciteiten langer duurt dan 14 dagen, wordt de behandeling met dexamethason hervat op één dosisniveau lager dan de voorgaande dosis.
Tabel 5. Dosisverlaging voor dexamethason
| Dosisniveau | ≤ 75 jaar oud Dosis (cyclus 1-8: dag 1, 2, 4, 5, 8, 9, 11, 12 van een cyclus van 21 dagen cyclus ≥ 9: dag 1, 2, 8, 9 van een cyclus van 21 dagen) | > 75 jaar oud Dosis (cyclus 1-8: dag 1, 2, 4, 5, 8, 9, 11, 12 van een cyclus van 21 dagen cyclus ≥ 9: dag 1, 2, 8, 9 van een cyclus van 21 dagen) |
|---|---|---|
| Aanvangsdosis | 20 mg | 10 mg |
| Dosisniveau -1 | 12 mg | 6 mg |
| Dosisniveau -2 | 8 mg | 4 mg |
De behandeling met dexamethason dient te worden gestaakt als de patiënt de volgende hoeveelheid niet verdraagt: 8 mg voor patiënten ≤ 75 jaar of 4 mg voor patiënten > 75 jaar.
In geval van permanent staken van een onderdeel van het behandelregime is het voortzetten van de overige geneesmiddelen ter beoordeling van de arts.
Pomalidomide in combinatie met dexamethason
De aanbevolen aanvangsdosis Pomalidomide Grindeks bedraagt 4 mg eenmaal daags oraal ingenomen op dag 1 t/m 21 van elke cyclus van 28 dagen.
De aanbevolen dosis dexamethason bedraagt 40 mg eenmaal daags oraal ingenomen op dag 1, 8, 15 en 22 van elke cyclus van 28 dagen.
Behandeling met pomalidomide in combinatie met dexamethason dient te worden gegeven tot het optreden van ziekteprogressie of onaanvaardbare toxiciteit.
Dosisaanpassing of onderbreking van pomalidomide
Instructies betreffende het onderbreken van de behandeling of het verlagen van de dosis in verband met bijwerkingen gerelateerd aan het gebruik van pomalidomide zijn weergegeven in Tabel 2 en 3.
Dosisaanpassing of onderbreking van dexamethason
Instructies voor aanpassing van de dosis in verband met bijwerkingen die gerelateerd zijn aan gebruik van dexamethason zijn weergegeven in Tabel 4. Instructies voor verlaging van de dosis in verband met bijwerkingen die gerelateerd zijn aan gebruik van dexamethason zijn weergegeven in Tabel 6 hieronder. Beslissingen betreffende het onderbreken of hervatten van de behandeling zijn echter ter beoordeling van de arts aan de hand van de huidige Samenvatting van de productkenmerken (SPC).
Tabel 6. Dosisverlaging voor dexamethason
| Dosisniveau | ≤ 75 jaar oud Dag 1, 8, 15 en 22 van iedere cyclus van 28 dagen | > 75 jaar oud Dag 1, 8, 15 en 22 van iedere cyclus van 28 dagen |
|---|---|---|
| Aanvangsdosis | 40 mg | 20 mg |
| Dosisniveau -1 | 20 mg | 12 mg |
| Dosisniveau -2 | 10 mg | 8 mg |
De behandeling met dexamethason dient te worden gestaakt als de patiënt de volgende hoeveelheid niet verdraagt: 10 mg voor patiënten ≤ 75 jaar of 8 mg voor patiënten > 75 jaar.
Speciale populaties
Ouderen
Er is geen dosisaanpassing voor pomalidomide nodig.
Pomalidomide in combinatie met bortezomib en dexamethason
Voor patiënten met een leeftijd > 75 jaar is de aanvangsdosering dexamethason:
Voor cycli 1 t/m 8: 10 mg eenmaal daags op dag 1, 2, 4, 5, 8, 9, 11 en 12 van iedere cyclus van
- Voor cycli 9 en verder: 10 mg eenmaal daags op dag 1, 2, 8 en 9 van iedere cyclus van 21 dagen
Pomalidomide in combinatie met dexamethason
Voor patiënten met een leeftijd > 75 jaar is de aanvangsdosering dexamethason:
- 20 mg eenmaal daags op dag 1, 8, 15 en 22 van iedere cyclus van 28 dagen.
Leverfunctiestoornis
Patiënten met totaal serumbilirubine > 1,5 x de bovengrens van het normale bereik (ULN: upper limit of the normal range) werden uitgesloten van deelname aan klinische onderzoeken. Leverfunctiestoornis heeft een bescheiden effect op de farmacokinetiek van pomalidomide (zie rubriek 5.2). Voor patiënten met een leverfunctiestoornis zoals gedefinieerd door de Child-Pugh-criteria is geen aanpassing van de aanvangsdosis van pomalidomide vereist. Patiënten met een leverfunctiestoornis dienen echter zorgvuldig te worden gecontroleerd op bijwerkingen en, indien nodig, dient de dosis pomalidomide te worden verlaagd of de toediening ervan te worden onderbroken.
Nierfunctiestoornis
Er is geen dosisaanpassing van pomalidomide nodig voor patiënten met een nierfunctiestoornis. Op hemodialysedagen dienen patiënten hun dosis pomalidomide na de hemodialyse in te nemen.
Pediatrische patiënten
Er is geen relevante toepassing van pomalidomide bij kinderen in de leeftijd van 0 tot 17 jaar voor de indicatie multipel myeloom.
Buiten de toegestane indicaties is pomalidomide bestudeerd bij kinderen van 4 tot 18 jaar met een recidief of progressieve hersentumor. De resultaten van de onderzoeken gaven er echter geen uitsluitsel over of de voordelen van dit gebruik opwegen tegen de risico’s. De momenteel beschikbare gegevens zijn beschreven in rubrieken 4.8, 5.1 en 5.2.
Wijze van toediening
Oraal gebruik.
Pomalidomide Grindeks harde capsules dienen elke dag op hetzelfde tijdstip oraal te worden ingenomen. De capsules mogen niet worden geopend of gebroken en er mag niet op worden gekauwd (zie rubriek 6.6). De capsules moeten in hun geheel worden doorgeslikt, bij voorkeur met water, met of zonder voedsel. Als de patiënt op een dag een dosis pomalidomide vergeet in te nemen, dan dient hij/zij de normale voorgeschreven dosis volgens het schema op de volgende dag in te nemen. Patiënten mogen de dosis niet aanpassen om een gemiste dosis op voorgaande dagen in te halen.
Het is aanbevolen slechts op één uiteinde van de capsule te drukken om deze uit de blisterverpakking te verwijderen. Hierdoor verkleint u het risico dat de capsule vervormt of breekt.
4.3 Contra-indicaties
- Zwangerschap.
- Vrouwen die zwanger kunnen worden, tenzij wordt voldaan aan alle voorwaarden van het Programma ter voorkoming van zwangerschap (zie rubrieken 4.4 en 4.6).
- Mannelijke patiënten die niet in staat zijn om de vereiste anticonceptiemaatregelen te nemen of die zich hier niet aan kunnen houden (zie rubriek 4.4).
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Teratogeniciteit
Pomalidomide mag niet tijdens de zwangerschap worden gebruikt, omdat een teratogeen effect wordt verwacht. Pomalidomide is structureel verwant aan thalidomide. Thalidomide is een bekende, bij de mens teratogene stof die ernstige, levensbedreigende aangeboren afwijkingen veroorzaakt. Pomalidomide is teratogeen gebleken in zowel ratten als konijnen bij toediening in de periode dat de belangrijkste organen worden gevormd (zie rubriek 5.3).
Alle patiënten moeten voldoen aan de voorwaarden van het Programma ter voorkoming van zwangerschap, tenzij er betrouwbaar bewijs is dat de patiënt niet zwanger kan worden.
Criteria voor vrouwen die niet zwanger kunnen worden
Een vrouwelijke patiënt of een vrouwelijke partner van een mannelijke patiënt wordt geacht niet zwanger te kunnen worden als zij aan ten minste één van de volgende criteria voldoet:
- Leeftijd ≥ 50 jaar en door natuurlijke oorzaak ≥ 1 jaar niet gemenstrueerd (het uitblijven van de menstruatie na kankertherapie of in de periode dat borstvoeding wordt gegeven, sluit de mogelijkheid van zwangerschap niet uit)
- Prematuur falen van de ovariumfunctie, bevestigd door een gynaecoloog
- Eerdere bilaterale salpingo-oöforectomie of hysterectomie
- XY-genotype, Turner-syndroom, agenesie van de uterus.
Voorlichting
Bij vrouwen die zwanger kunnen worden, is pomalidomide gecontra-indiceerd, tenzij aan alle volgende criteria wordt voldaan:
- Zij begrijpt het verwachte teratogene risico voor het ongeboren kind
- Zij begrijpt de noodzaak van effectieve anticonceptie, zonder onderbreking, ten minste 4 weken vóór aanvang van de behandeling, gedurende de hele behandeling en ten minste 4 weken na het einde van de behandeling
- Zelfs als een vrouw die zwanger kan worden niet menstrueert, moet zij alle adviezen met betrekking tot effectieve anticonceptie opvolgen
- Zij moet in staat zijn zich te houden aan effectieve anticonceptiemaatregelen
- Zij is geïnformeerd over de potentiële gevolgen van zwangerschap en over de noodzaak om snel een arts te raadplegen wanneer er een kans op zwangerschap bestaat, en zij begrijpt deze informatie
- Zij begrijpt de noodzaak om met de behandeling te beginnen zodra zij pomalidomide na een negatieve zwangerschapstest heeft gekregen
- Zij begrijpt de noodzaak om – behalve bij bevestigde tubaire sterilisatie – ten minste eenmaal om de 4 weken een zwangerschapstest te ondergaan en stemt ermee in dat dit gebeurt
- Zij bevestigt dat ze de gevaren en noodzakelijke voorzorgsmaatregelen die gepaard gaan met het gebruik van pomalidomide begrijpt.
Degene die het geneesmiddel voorschrijft, moet zich bij vrouwen die zwanger kunnen worden van de volgende zaken verzekeren:
- Dat de patiënt zich houdt aan de voorwaarden van het Programma ter voorkoming van zwangerschap, inclusief een bevestiging dat zij deze voorwaarden voldoende heeft begrepen
- Dat de patiënt de hierboven genoemde voorwaarden heeft geaccepteerd.
Bij mannelijke patiënten die pomalidomide innemen, hebben farmacokinetische gegevens aangetoond dat pomalidomide aanwezig is in menselijk sperma tijdens de behandeling. Als voorzorgsmaatregel, en rekening houdend met speciale populaties met een potentieel verlengde eliminatietijd zoals leverfunctiestoornis, moeten alle mannelijke patiënten die pomalidomide innemen voldoen aan de volgende voorwaarden:
- Hij begrijpt het verwachte teratogene risico wanneer hij seksueel contact heeft met een zwangere vrouw of een vrouw die zwanger kan worden
Hij begrijpt de noodzaak om een condoom te gebruiken als hij seksueel contact heeft met een zwangere vrouw, of met een vrouw die zwanger kan worden en die geen effectieve anticonceptie gebruikt, tijdens de hele behandelingsduur, bij dosisonderbreking, en gedurende 7 dagen na het onderbreken en/of staken van de behandeling. Ook mannen die een vasectomie
- zwangere vrouw of met een vrouw die zwanger kan worden, omdat zaadvloeistof zonder zaadcellen nog altijd pomalidomide kan bevatten
- Hij begrijpt dat als zijn vrouwelijke partner zwanger wordt terwijl hij pomalidomide inneemt of in de 7 dagen nadat hij is gestopt met het innemen van pomalidomide, hij zijn behandelend arts direct hiervan op de hoogte moet brengen, en dat wordt aangeraden om de vrouwelijke partner voor beoordeling en advies door te verwijzen naar een arts die gespecialiseerd is in of ervaring heeft met teratologie.
Anticonceptie
Vrouwen die zwanger kunnen worden, moeten ten minste 4 weken vóór aanvang van de behandeling, gedurende de behandeling en tot ten minste 4 weken na de behandeling met pomalidomide, en zelfs bij dosisonderbreking, ten minste één effectieve anticonceptiemethode toepassen, tenzij de patiënt zich verplicht tot volledige en voortdurende onthouding, waarbij deze verplichting maandelijks bevestigd moet worden. Als de patiënt nog geen effectieve anticonceptie toepast, moet zij voor advies over anticonceptie worden doorverwezen naar een beroepsbeoefenaar in de gezondheidszorg die geschoold is op dit gebied, zodat anticonceptie kan worden gestart.
De volgende methoden kunnen worden beschouwd als voorbeelden van geschikte anticonceptiemethoden:
- Implantaat
- Spiraaltje waaruit levonorgestrel vrijkomt (intra-uterien systeem)
- Depot medroxyprogesteronacetaat
- Tubaire sterilisatie
- Uitsluitend geslachtsgemeenschap met een mannelijke partner die is gesteriliseerd d.m.v. vasectomie, waarbij de vasectomie moet worden bevestigd door twee negatieve sperma-onderzoeken
- Ovulatieremmende anticonceptiepil met alleen progesteron (d.w.z. desogestrel)
Vanwege het verhoogde risico op veneuze trombo-embolie bij patiënten met multipel myeloom die pomalidomide en dexamethason gebruiken, worden gecombineerde orale anticonceptiva niet aangeraden (zie ook rubriek 4.5). Als de patiënt momenteel een gecombineerd oraal anticonceptivum gebruikt, dient zij over te gaan op één van de effectieve anticonceptiemethoden die hierboven staan vermeld. Het risico op veneuze trombo-embolie blijft na het stoppen met een gecombineerd oraal anticonceptivum nog 4-6 weken voortduren. De werkzaamheid van anticonceptieve steroïden kan verminderd zijn tijdens gelijktijdige behandeling met dexamethason (zie rubriek 4.5).
Implantaten en spiraaltjes waaruit levonorgestrel vrijkomt, zijn geassocieerd met een verhoogd risico op infectie bij het inbrengen en onregelmatige vaginale bloedingen. Profylactische antibiotica dienen te worden overwogen, in het bijzonder bij patiënten met neutropenie.
Het inbrengen van spiraaltjes waaruit koper vrijkomt, wordt over het algemeen niet aangeraden, vanwege het potentiële risico op infectie bij het inbrengen en menstrueel bloedverlies, hetgeen gevaarlijk kan zijn voor patiënten met ernstige neutropenie of ernstige trombocytopenie.
Zwangerschapstesten
In overeenstemming met de lokale praktijk moeten zwangerschapstesten met een minimale gevoeligheid van 25 mIE/ml onder medisch toezicht worden uitgevoerd bij vrouwen die zwanger kunnen worden, zoals hieronder aangegeven. Deze eis geldt ook voor vrouwen die zwanger kunnen worden en volledige en voortdurende onthouding betrachten. De zwangerschapstest, het voorschrijven en de verstrekking van het geneesmiddel vinden bij voorkeur op één en dezelfde dag plaats. De verstrekking van pomalidomide aan vrouwen die zwanger kunnen worden, dient binnen 7 dagen na het voorschrijven plaats te vinden.
Voorafgaand aan het starten van de behandeling
Een zwangerschapstest moet onder medisch toezicht worden uitgevoerd tijdens het bezoek aan de arts waarbij pomalidomide wordt voorgeschreven, of in de 3 dagen voorafgaand aan het bezoek aan de voorschrijvend arts als de patiënt gedurende ten minste 4 weken effectieve anticonceptie heeft toegepast. De test moet verzekeren dat de patiënt niet zwanger is wanneer zij begint met de behandeling met pomalidomide.
Follow-up en einde van de behandeling
Behalve bij bevestigde tubaire sterilisatie moet ten minste elke 4 weken opnieuw een zwangerschapstest worden uitgevoerd onder medisch toezicht, inclusief ten minste 4 weken na het einde van de behandeling. Deze zwangerschapstesten dienen te worden uitgevoerd op de dag van het bezoek waarop pomalidomide wordt voorgeschreven of in de drie daaraan voorafgaande dagen.
Aanvullende voorzorgsmaatregelen
Patiënten moeten voorgelicht worden om dit geneesmiddel nooit aan iemand anders te geven en om alle ongebruikte capsules aan het einde van de behandeling in te leveren bij de apotheek.
Patiënten mogen gedurende de behandeling (met inbegrip van onderbrekingen van de dosering) en ten minste 7 dagen na het staken van de behandeling met pomalidomide geen bloed, zaad of sperma doneren.
Beroepsbeoefenaren in de gezondheidszorg en zorgverleners dienen wegwerphandschoenen te dragen bij het hanteren van de blisterverpakking of de capsule. Vrouwen die zwanger zijn of vermoeden dat ze mogelijk zwanger zijn, mogen de blisterverpakking of de capsule niet hanteren (zie rubriek 6.6).
Voorlichtingsmateriaal, beperkingen met betrekking tot het voorschrijven en verstrekken
Om patiënten te helpen ervoor te zorgen dat er geen foetus wordt blootgesteld aan pomalidomide zal de vergunninghouder voorlichtingsmateriaal leveren aan beroepsbeoefenaren in de gezondheidszorg, om de waarschuwingen over de verwachte teratogeniciteit van pomalidomide opnieuw te benadrukken, om advies te geven over anticonceptie vóór aanvang van de behandeling en begeleiding te geven met betrekking tot de noodzaak van zwangerschapstesten. De voorschrijvende arts moet de patiënt informeren over het verwachte teratogene risico en de strikte maatregelen met betrekking tot zwangerschapspreventie zoals gespecificeerd in het Programma ter voorkoming van zwangerschap. Hij/zij moet patiënten voorzien van een passende informatiebrochure voor patiënten, patiëntenkaart en/of equivalent hulpmiddel zoals overeengekomen met elke nationale bevoegde instantie in. Een toegangsprogramma is in samenwerking met elke nationale bevoegde instantie geïmplementeerd. Het gecontroleerde toegangsprogramma omvat het gebruik van een patiëntenkaart en/of equivalent hulpmiddel voor controle op het voorschrijven en/of verstrekken en voor het verzamelen van informatie met betrekking tot de indicatie om het off-labelgebruik binnen het nationale gebied te bewaken. De zwangerschapstest, het voorschrijven en de verstrekking van het geneesmiddel vinden bij voorkeur op één en dezelfde dag plaats. De verstrekking van pomalidomide aan vrouwen die zwanger kunnen worden, dient binnen 7 dagen na het voorschrijven en na een negatieve zwangerschapstest onder medisch toezicht plaats te vinden. Vrouwen die zwanger kunnen worden, kunnen een voorschrift krijgen voor een behandeling met een duur van maximaal 4 weken conform de goedgekeurde doseringsregimes voor de indicaties (zie rubriek 4.2). Alle andere patiënten kunnen een voorschrift krijgen voor een periode van maximaal 12 weken.
Hematologische voorvallen
Neutropenie is de hematologische graad 3 of 4 bijwerking die het vaakst werd gemeld bij patiënten met recidiverend/refractair multipel myeloom, gevolgd door anemie en trombocytopenie. Patiënten dienen regelmatig te worden gecontroleerd op hematologische bijwerkingen, voornamelijk neutropenie. Patiënten dienen te worden geadviseerd febriele episodes direct te melden. Artsen moeten alert zijn op bloedingsverschijnselen, met inbegrip van epistaxis, voornamelijk bij gelijktijdig gebruik van geneesmiddelen waarvan bekend is dat ze het risico op bloedingen verhogen (zie rubriek 4.8). Een volledig bloedbeeld moet worden uitgevoerd in de uitgangssituatie, gedurende de eerste 8 weken elke week en daarna elke maand. Het kan nodig zijn de dosis aan te passen (zie rubriek 4.2). Het kan zijn dat patiënten ondersteuning nodig hebben in de vorm van bloedproducten en/of groeifactoren.
Trombo-embolische voorvallen
Patiënten die pomalidomide kregen in combinatie met bortezomib en dexamethason of in combinatie met dexamethason, hebben veneuze trombo-embolische voorvallen ontwikkeld (vooral diepe veneuze trombose en longembolie) en arteriële trombotische voorvallen (myocardinfarct en cerebrovasculair accident) (zie rubriek 4.8). Patiënten met bekende risicofactoren voor trombo-embolie – waaronder eerdere trombose – dienen nauwlettend te worden gecontroleerd. Men dient stappen te ondernemen om te proberen alle beïnvloedbare risicofactoren (bijv. roken, hypertensie en hyperlipidemie) tot een minimum te beperken. Patiënten en artsen wordt aangeraden goed te letten op de klachten en symptomen van trombo-embolie. Patiënten dienen geïnstrueerd te worden medische hulp in te roepen als zij symptomen ontwikkelen zoals kortademigheid, pijn op de borst of zwelling van armen of benen. Anticoagulatiebehandeling (tenzij gecontra-indiceerd) wordt aangeraden (bijvoorbeeld acetylsalicylzuur, warfarine, heparine of clopidogrel), in het bijzonder voor patiënten met bijkomende risicofactoren voor trombose. Een beslissing om profylactische maatregelen te nemen, moet worden genomen na zorgvuldige beoordeling van de voor elke patiënt afzonderlijke onderliggende risicofactoren. In klinisch onderzoek kregen patiënten profylactisch acetylsalicylzuur of een andere anticoagulatiebehandeling. Het gebruik van erytropoëtische middelen houdt een risico in van trombotische voorvallen, waaronder trombo-embolie. Daarom dient voorzichtigheid in acht te worden genomen bij het gebruik van erytropoëtische middelen of andere middelen die het risico op trombo-embolische voorvallen kunnen verhogen.
Schildklieraandoeningen
Er zijn gevallen van hypothyreoïdie gemeld. Optimale controle van comorbide aandoeningen die de schildklierfunctie beïnvloeden wordt aanbevolen vóór aanvang van de behandeling. Er wordt aanbevolen de schildklierfunctie vóór en tijdens de behandeling te controleren.
Perifere neuropathie
Patiënten met bestaande perifere neuropathie van ≥ graad 2 werden uitgesloten van deelname aan klinische onderzoeken met pomalidomide. Gepaste voorzichtigheid is geboden wanneer wordt overwogen om dergelijke patiënten met pomalidomide te behandelen.
Significante hartfunctiestoornis
Patiënten met significante hartfunctiestoornis (congestief hartfalen NYHA-klasse III of IV (NYHA: New York Heart Association); myocardinfarct binnen 12 maanden voor de aanvang van het onderzoek; instabiele of slecht onder controle zijnde angina pectoris) werden uitgesloten van deelname aan klinische onderzoeken met pomalidomide. Cardiale voorvallen zijn gemeld, waaronder congestief hartfalen, longoedeem en atriumfibrillatie (zie rubriek 4.8), voornamelijk bij patiënten met reeds bestaande hartziekte of cardiale risicofactoren. Gepaste voorzichtigheid is geboden wanneer wordt overwogen om dergelijke patiënten met pomalidomide te behandelen, waaronder periodieke controle op verschijnselen of symptomen van cardiale voorvallen.
Tumorlysissyndroom
Patiënten die vóór de behandeling een hoge tumorlast hebben, ondervinden het grootste risico op tumorlysissyndroom. Deze patiënten dienen nauwlettend gevolgd te worden en gepaste maatregelen dienen genomen te worden.
Tweede primaire kwaadaardige tumoren
Er zijn tweede primaire kwaadaardige tumoren, zoals niet-melanoom huidkanker, gemeld bij patiënten die pomalidomide kregen (zie rubriek 4.8). Artsen dienen patiënten zorgvuldig te evalueren vóór en tijdens de behandeling met behulp van standaard kankerscreening op het optreden van tweede primaire kwaadaardige tumoren en behandeling in te stellen conform de indicatie.
Allergische reacties en ernstige huidreacties
Angio-oedeem, anafylactische reactie en ernstige huidreacties, waaronder SJS, TEN en DRESS, zijn gemeld bij het gebruik van pomalidomide (zie rubriek 4.8). Degene die het geneesmiddel voorschrijft, moet de patiënt informeren over de tekenen en symptomen van deze reacties en moet aangeven dat de patiënt onmiddellijk medische hulp moet inroepen indien dergelijke symptomen zich bij hem of haar voordoen. Pomalidomide moet worden gestopt bij exfoliatieve of bulleuze rash of wanneer het vermoeden van SJS, TEN of DRESS bestaat, en dient niet te worden hervat na het stoppen van de behandeling ten gevolge van deze reacties. Patiënten met een voorgeschiedenis van ernstige allergische reacties in verband met een behandeling met thalidomide of lenalidomide werden uitgesloten van deelname aan klinische onderzoeken. Dergelijke patiënten kunnen een groter risico op overgevoeligheidsreacties hebben en dienen geen pomalidomide te krijgen. Bij graad 2-3 huiduitslag moet overwogen worden om de toediening van pomalidomide te onderbreken of stop te zetten. Bij angio-oedeem en een anafylactische reactie moet de behandeling definitief worden stopgezet.
Duizeligheid en verwardheid
Duizeligheid en verwardheid zijn gemeld met pomalidomide. Patiënten moeten situaties vermijden waarin duizeligheid of verwardheid een probleem kan zijn en mogen geen andere geneesmiddelen innemen die duizeligheid of verwardheid kunnen veroorzaken zonder eerst medisch advies in te winnen.
Interstitiële longziekte (ILD)
ILD en gerelateerde gebeurtenissen, waaronder gevallen van pneumonitis, zijn waargenomen met pomalidomide. Patiënten bij wie longsymptomen acuut ontstaan of op onverklaarbare wijze verergeren, moeten zorgvuldig onderzocht worden om ILD uit te sluiten. Zolang deze symptomen onderzocht worden, moet pomalidomide onderbroken worden en als ILD wordt bevestigd, moet een gepaste behandeling worden ingesteld. De toediening van pomalidomide mag alleen worden hervat na een grondige evaluatie van de voordelen en risico’s.
Leverstoornissen
Bij patiënten die met pomalidomide behandeld werden, zijn duidelijke verhogingen waargenomen van de alanineaminotransferase- en bilirubineniveau´s (zie rubriek 4.8). Er zijn ook gevallen van hepatitis geweest die tot stopzetting van de behandeling met pomalidomide hebben geleid. Het wordt aanbevolen de leverfunctie regelmatig te controleren tijdens de eerste 6 maanden van de behandeling met pomalidomide en vervolgens wanneer dit klinisch is aangewezen.
Infecties
Reactivatie van hepatitis B is zelden gerapporteerd bij patiënten die eerder zijn geïnfecteerd met het hepatitis B-virus (HBV) en die pomalidomide krijgen in combinatie met dexamethason. Sommige van deze gevallen hebben zich verder ontwikkeld tot acuut leverfalen, resulterend in het staken van de behandeling met pomalidomide. De hepatitis B-virus status dient te worden vastgesteld alvorens behandeling met pomalidomide in te stellen. Voor patiënten die positief voor HBV-infectie testen, wordt overleg met een arts die ervaring heeft in de behandeling van hepatitis B aangeraden. Men dient voorzichtig te zijn wanneer pomalidomide in combinatie met dexamethason wordt gebruikt bij patiënten die eerder werden geïnfecteerd met HBV, inclusief patiënten die anti-HBc-positief maar HbsAg-negatief zijn. Deze patiënten dienen tijdens de gehele behandeling nauwlettend te worden gevolgd voor verschijnselen en symptomen van actieve HBV-infectie.
Progressieve multifocale leuko-encefalopathie (PML)
In verband met gebruik van pomalidomide is melding gemaakt van gevallen van progressieve multifocale leuko-encefalopathie, waaronder gevallen met dodelijke afloop. PML werd gemeld vanaf verschillende maanden tot verschillende jaren na behandeling met pomalidomide. De gevallen zijn over het algemeen gemeld bij patiënten die tegelijkertijd dexamethason namen of voorafgaand een behandeling kregen met een andere immunosuppressieve chemotherapie. Artsen moeten patiënten met regelmatige tussenpozen controleren en rekening houden met PML in de differentiaaldiagnose bij patiënten met nieuwe of verslechterende neurologische symptomen, cognitieve of gedragsmatige tekenen of symptomen. Patiënten moet ook worden aangeraden om hun partner of zorgverleners over hun behandeling in te lichten, aangezien deze symptomen kunnen opmerken waarvan de patiënt zich niet bewust is.
De PML-diagnostiek moet worden gebaseerd op een neurologisch onderzoek, een MRI van de hersenen en een analyse van de cerebrospinale vloeistof met behulp van een polymerasekettingreactie (PCR) om DNA van het JC-virus (JCV) aan te tonen of een hersenbiopsie waaruit de aanwezigheid van het JCV blijkt. Bij een negatieve PCR-test op JCV is PML nog niet uitgesloten. Als er geen andere diagnose kan worden gesteld, zijn aanvullende follow-up en evaluatie wellicht gerechtvaardigd.
Bij een vermoeden van PML moet verdere toediening van pomalidomide worden opgeschort totdat PML is uitgesloten. Als PML bevestigd is, moet de behandeling met pomalidomide permanent worden afgebroken.
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per capsule, dat wil zeggen dat het in wezen 'natriumvrij' is.
Briljantzwart BN, Zonnegeel FCF en Azorubine – Karmozijn
Dit geneesmiddel bevat de kleurstoffen Briljantzwart BN, Zonnegeel FCF (alleen 2 mg harde capsule) en Azorubine – Karmozijn, die allergische reacties kunnen veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van pomalidomide op andere geneesmiddelen
Pomalidomide veroorzaakt naar verwachting geen klinisch relevante farmacokinetische interacties die zijn toe te schrijven aan inhibitie of inductie van P450-iso-enzymen, of inhibitie van transporters, wanneer het gelijktijdig met substraten van deze enzymen of transporters wordt toegediend. Het potentieel voor zulke interacties, met inbegrip van de potentiële invloed van pomalidomide op de farmacokinetiek van gecombineerde orale anticonceptiva, is niet klinisch onderzocht (zie rubriek 4.4: 'Teratogeniciteit').
Effect van andere geneesmiddelen op pomalidomide
Pomalidomide wordt voor een deel gemetaboliseerd door CYP1A2 en CYP3A4/5. Het is ook een substraat van P-glycoproteïne. Gelijktijdige toediening van pomalidomide en de sterke CYP3A4/5- en P-gp-remmer ketoconazol of de sterke CYP3A4/5-inductor carbamazepine had geen klinisch relevant effect op de blootstelling aan pomalidomide. Gelijktijdige toediening van de sterke CYP1A2-remmer fluvoxamine en pomalidomide in aanwezigheid van ketoconazol verhoogde de gemiddelde blootstelling aan pomalidomide met 107%, met een 90% betrouwbaarheidsinterval [91% tot 124%], ten opzichte van pomalidomide plus ketoconazol. In een tweede onderzoek betreffende het evalueren van de bijdrage van een CYP1A2-remmer alleen aan wijzigingen in het metabolisme, verhoogde de gelijktijdige toediening van fluvoxamine alleen met pomalidomide de gemiddelde blootstelling aan pomalidomide met 125%, met een 90% betrouwbaarheidsinterval [98% tot 157%], ten opzichte van pomalidomide alleen. Als sterkeremmers van CYP1A2 (bijv. ciprofloxacine, enoxacine en fluvoxamine) gelijktijdig met pomalidomide worden toegediend, dient de dosis pomalidomide met 50% te worden verlaagd.
Dexamethason
Gelijktijdige toediening van meerdere doses tot maximaal 4 mg pomalidomide en 20 mg tot 40 mg dexamethason (een zwakke tot matig sterke inductor van meerdere CYP-enzymen, waaronder CYP3A) aan patiënten met multipel myeloom had geen effect op de farmacokinetiek van pomalidomide, vergeleken met toediening van alleen pomalidomide.
Het effect van dexamethason op warfarine is onbekend. Nauwkeurige controle van de warfarineconcentratie tijdens de behandeling wordt aangeraden.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden / Anticonceptie bij mannen en vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken. Als een met pomalidomide behandelde vrouw zwanger wordt, moet de behandeling worden gestopt en moet de patiënt voor beoordeling en advies worden doorverwezen naar een arts die gespecialiseerd of ervaren is in teratologie. Wanneer een partner van een mannelijke patiënt die pomalidomide gebruikt zwanger wordt, wordt aanbevolen de vrouwelijke partner voor beoordeling en advies door te verwijzen naar een arts die gespecialiseerd of ervaren is in teratologie. Pomalidomide is in menselijk sperma aanwezig.
Als voorzorgsmaatregel moeten alle mannelijke patiënten die pomalidomide innemen, tijdens de hele behandelingsduur, tijdens dosisonderbreking en gedurende 7 dagen na het einde van de behandeling een condoom gebruiken als hun partner zwanger is of zwanger kan worden en geen anticonceptie toepast (zie rubrieken 4.3 en 4.4).
Zwangerschap
Een teratogeen effect van pomalidomide bij mensen is te verwachten. Pomalidomide is gecontra-indiceerd tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden, behalve wanneer aan alle voorwaarden voor het voorkomen van zwangerschap is voldaan (zie rubrieken 4.3 en 4.4).
Borstvoeding
Het is niet bekend of pomalidomide in de moedermelk wordt uitgescheiden. Pomalidomide is, na toediening aan de moeder, gedetecteerd in de melk van zogende ratten. Vanwege het potentieel voor bijwerkingen van pomalidomide in zuigelingen, moet er worden besloten of de borstvoeding moet worden gestaakt dan wel de behandeling met het geneesmiddel moet worden stopgezet, waarbij het voordeel van borstvoeding voor het kind en het voordeel van de behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er is vastgesteld dat pomalidomide een negatieve invloed heeft op de vruchtbaarheid en bij dieren teratogeen is. Pomalidomide passeerde de placenta en werd gedetecteerd in foetaal bloed na toediening aan zwangere konijnen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Pomalidomide heeft geringe of matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vermoeidheid, verminderd bewustzijn, verwardheid en duizeligheid zijn gemeld bij gebruik van pomalidomide. Als patiënten hier last van hebben, dienen zij te worden geïnstrueerd om geen voertuigen te besturen, machines te bedienen of gevaarlijke taken uit te voeren terwijl zij worden behandeld met pomalidomide.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
- Pomalidomide in combinatie met bortezomib en dexamethason
De vaakst gemelde bloed- en lymfestelselaandoeningen waren neutropenie (54,0%), trombocytopenie (39,9%) en anemie (32,0%). Andere vaakst gemelde bijwerkingen waren onder meer perifere sensorische neuropathie (48,2%), vermoeidheid (38,8%), diarree (38,1%), obstipatie (38,1%) en perifeer oedeem (36,3%). De vaakst gemelde graad 3 of 4 bijwerkingen waren bloed- en lymfestelselaandoeningen, onder andere neutropenie (47,1%), trombocytopenie (28,1%) en anemie (15,1%). De vaakst gemelde ernstige bijwerking was pneumonie (12,2%). Andere ernstige bijwerkingen die werden gemeld zijn onder meer pyrexie (4,3%), ondersteluchtweginfectie (3,6%), griep (3,6%), longembolie (3,2%), atriumfibrillatie (3,2%) en acuut nierletsel (2,9%).
- Pomalidomide in combinatie met dexamethason
De vaakst gemelde bijwerkingen in klinische onderzoeken waren bloed- en lymfestelselaandoeningen, onder andere anemie (45,7%), neutropenie (45,3%) en trombocytopenie (27%); algemene aandoeningen en toedieningsplaatsstoornissen, onder andere vermoeidheid (28,3%), pyrexie (21%) en perifeer oedeem (13%); en infecties en parasitaire aandoeningen, onder andere pneumonie (10,7%). Perifere neuropathie werd als bijwerking gemeld bij 12,3% van de patiënten en veneuze embolische of trombotische bijwerkingen (VTE) werden gemeld bij 3,3% van de patiënten. De vaakst gemelde graad 3 of 4 bijwerkingen behoren tot de bloed- en lymfestelselaandoeningen, onder andere neutropenie (41,7%), anemie (27%) en trombocytopenie (20,7%); tot de infecties en parasitaire aandoeningen, onder andere pneumonie (9%); en tot de algemene aandoeningen en toedieningsplaatsstoornissen, onder andere vermoeidheid (4,7%), pyrexie (3%) en perifeer oedeem (1,3%). De vaakst gemelde ernstige bijwerking was pneumonie (9,3%). Andere ernstige bijwerkingen die werden gemeld zijn febriele neutropenie (4,0%), neutropenie (2,0%), trombocytopenie (1,7%) en VTE (1,7%).
Bijwerkingen leken vaker voor te komen in de eerste 2 cycli van de behandeling met pomalidomide.
Lijst van bijwerkingen in tabelvorm
De bijwerkingen die werden waargenomen bij patiënten die behandeld werden met pomalidomide in combinatie met bortezomib en dexamethason, met pomalidomide in combinatie met dexamethason en in post-marketingbewaking zijn weergegeven in Tabel 7 per systeem/orgaanklasse (SOC) en frequentie, voor alle bijwerkingen en voor graad 3 of 4 bijwerkingen.
De frequenties worden in overeenstemming met de geldende richtlijnen als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100) en niet bekend (de frequentie kan niet worden bepaald).
Tabel 7. Bijwerkingen gemeld in klinische onderzoeken en bij post-marketinggebruik
| Combinatie van behandeling | Pomalidomide/bortezo mib/dexamethason | Pomalidomide/ dexamethason | |||||
|---|---|---|---|---|---|---|---|
Systeem/Orgaanklasse /Voorkeursterm | Alle bijwe rking en | Graa d 3−4 Bijwerkingen | Alle bijwe rking en | Graa d 3−4 Bijwerkingen | |||
| Infecties en parasitaire aandoeningen | |||||||
| Pneumonie | Zeer vaak | Zeer vaak | - | - | |||
Pneumonie (bacteriële, virale en schimmelinfecties, inclusief opportunistische infecties) | - | - | Zeer vaak | Vaak | |||
| Bronchitis | Zeer vaak | Vaak | Vaak | Soms | |||
| Bovensteluchtweginfe ctie | Zeer vaak | Vaak | Vaak | Vaak | |||
| Virale bovensteluchtweginfectie | Zeer vaak | - | - | - | |||
| Sepsis | Vaak | Vaak | - | - | |||
| Septische shock | Vaak | Vaak | - | - | |||
| Neutropenische sepsis | - | - | Vaak | Vaak | |||
| Clostridium difficile colitis | Vaak | Vaak | - | - | |||
| Bronchopneumonie | - | - | Vaak | Vaak | |||
| Luchtweginfectie | Vaak | Vaak | Vaak | Vaak | |||
| Ondersteluchtweginfec tie | Vaak | Vaak | - | - | |||
| Longinfectie | Vaak | Soms | - | - | |||
| Griep | Zeer vaak | Vaak | - | - | |||
| Bronchiolitis | Vaak | Vaak | - | - | |||
| Urineweginfectie | Zeer vaak | Vaak | - | - | |||
| Nasofaryngitis | - | - | Vaak | - | |||
| Herpes zoster | - | - | Vaak | Soms | |||
| Combinatie van behandeling | Pomalidomide/bortezo mib/dexamethason | Pomalidomide/ dexamethason | ||||||
|---|---|---|---|---|---|---|---|---|
Systeem/Orgaanklasse /Voorkeursterm | Alle bijwe rking en | Graa d 3−4 Bijwerkingen | Alle bijwe rking en | Graa d 3−4 Bijwerkingen | ||||
| Hepatitis B-virus | - | - | Niet bekend* | Niet bekend* | ||||
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | ||||||||
| Basaalcelcarcinoom | Vaak | Soms | - | - | ||||
| Basaalcelcarcinoom van de huid | - | - | Soms | Soms | ||||
| Plaveiselcelcarcinoom van de huid | - | - | Soms | Soms | ||||
| Bloed- en lymfestelselaandoeningen | ||||||||
| Neutropenie | Zeer vaak | Zeer vaak | Zeer vaak | Zeer vaak | ||||
| Trombocytopenie | Zeer vaak | Zeer vaak | Zeer vaak | Zeer vaak | ||||
| Leukopenie | Zeer vaak | Vaak | Zeer vaak | Vaak | ||||
| Anemie | Zeer vaak | Zeer vaak | Zeer vaak | Zeer vaak | ||||
| Febriele neutropenie | Vaak | Vaak | Vaak | Vaak | ||||
| Lymfopenie | Vaak | Vaak | - | - | ||||
| Pancytopenie | - | - | Vaak* | Vaak* | ||||
| Immuunsysteemaandoeningen | ||||||||
| Angio-oedeem | - | - | Vaak* | Soms* | ||||
| Urticaria | - | - | Vaak* | Soms* | ||||
| Anafylactische reactie | Niet bekend* | Niet bekend* | - | - | ||||
| Niet-hol orgaan transplantaatafstoting | Niet bekend* | - | - | - | ||||
| Endocriene aandoeningen | ||||||||
| Hypothyroïdie | Soms* | - | - | - | ||||
| Voedings- en stofwisselingsstoornissen | ||||||||
| Hypokaliëmie | Zeer vaak | Vaak | - | - | ||||
| Hyperglykemie | Zeer vaak | Vaak | - | - | ||||
| Hypomagnesiëmie | Vaak | Vaak | - | - | ||||
| Hypocalciëmie | Vaak | Vaak | - | - | ||||
| Hypofosfatemie | Vaak | Vaak | - | - | ||||
| Hyperkaliëmie | Vaak | Vaak | Vaak | Vaak | ||||
| Hypercalciëmie | Vaak | Vaak | - | - | ||||
| Hyponatriëmie | - | - | Vaak | Vaak | ||||
| Verminderde eetlust | - | - | Zeer vaak | Soms | ||||
| Hyperurikemie | - | - | Vaak* | Vaak* | ||||
| Combinatie van behandeling | Pomalidomide/bortezo mib/dexamethason | Pomalidomide/ dexamethason | |||||
|---|---|---|---|---|---|---|---|
Systeem/Orgaanklasse /Voorkeursterm | Alle bijwe rking en | Graa d 3−4 Bijwerkingen | Alle bijwe rking en | Graa d 3−4 Bijwerkingen | |||
| Tumorlysissyndroom | - | - | Soms* | Soms* | |||
| Psychische stoornissen | |||||||
| Insomnia | Zeer vaak | Vaak | - | - | |||
| Depressie | Vaak | Vaak | - | - | |||
| Verwarde toestand | - | - | Vaak | Vaak | |||
| Zenuwstelselaandoeningen | |||||||
| Perifere sensorische neuropathie | Zeer vaak | Vaak | Vaak | Soms | |||
| Duizeligheid | Zeer vaak | Soms | Vaak | Soms | |||
| Tremor | Zeer vaak | Soms | Vaak | Soms | |||
| Syncope | Vaak | Vaak | - | - | |||
| Perifere sensomotorische neuropathie | Vaak | Vaak | - | - | |||
| Paresthesie | Vaak | - | - | - | |||
| Dysgeusie | Vaak | - | - | - | |||
| Verminderd bewustzijn | - | - | Vaak | Vaak | |||
| Intracraniale bloeding | - | - | Vaak* | Soms* | |||
| Cerebrovasculair accident | - | - | Soms* | Soms* | |||
| Oogaandoeningen | |||||||
| Cataract | Vaak | Vaak | - | - | |||
| Evenwichtsorgaan- en ooraandoeningen | |||||||
| Vertigo | - | - | Vaak | Vaak | |||
| Hartaandoeningen | |||||||
| Atriumfibrilleren | Zeer vaak | Vaak | Vaak* | Vaak* | |||
| Hartfalen | - | - | Vaak* | Vaak* | |||
| Myocardinfarct | - | - | Vaak* | Soms* | |||
| Bloedvataandoeningen | |||||||
| Diepe veneuze trombose | Vaak | Soms | Vaak | Soms | |||
| Hypotensie | Vaak | Vaak | - | - | |||
| Hypertensie | Vaak | Vaak | - | - | |||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||||||
| Dyspneu | Zeer vaak | Vaak | Zeer vaak | Vaak | |||
| Combinatie van behandeling | Pomalidomide/bortezo mib/dexamethason | Pomalidomide/ dexamethason | ||
|---|---|---|---|---|
Systeem/Orgaanklasse /Voorkeursterm | Alle bijwe rking en | Graa d 3−4 Bijwerkingen | Alle bijwe rking en | Graa d 3−4 Bijwerkingen |
| Hoesten | Zeer vaak | - | Zeer vaak | Soms |
| Longembolie | Vaak | Vaak | Vaak | Soms |
| Epistaxis | - | - | Vaak* | Soms* |
| Interstitiële longziekte | - | - | Vaak* | Soms* |
| Maagdarmstelselaandoeningen | ||||
| Diarree | Zeer vaak | Vaak | Zeer vaak | Vaak |
| Braken | Zeer vaak | Vaak | Vaak | Vaak |
| Misselijkheid | Zeer vaak | Soms | Zeer vaak | Soms |
| Obstipatie | Zeer vaak | Vaak | Zeer vaak | Vaak |
| Abdominale pijn | Zeer vaak | Vaak | - | - |
| Pijn in de bovenbuik | Vaak | Soms | - | - |
| Stomatitis | Vaak | Soms | - | - |
| Droge mond | Vaak | - | - | - |
| Abdominale distensie | Vaak | Soms | - | - |
| Gastro-intestinale hemorragie | - | - | Vaak | Soms |
| Lever- en galaandoeningen | ||||
| Hyperbilirubinemie | - | - | Soms | Soms |
| Hepatitis | - | - | Soms* | - |
| Huid-en onderhuidaandoeningen | ||||
| Uitslag | Zeer vaak | Vaak | Vaak | Vaak |
| Pruritus | - | - | Vaak | - |
| Geneesmiddelenreactie met eosinofilie en systemische symptomen (DRESS) | - | - | Niet bekend* | Niet bekend* |
| Toxische epidermale necrolyse | - | - | Niet bekend* | Niet bekend* |
| Stevens-johnsonsyndroom | - | - | Niet bekend* | Niet bekend* |
| Skeletspierstelsel- en bindweefselaandoeningen | ||||
| Spierzwakte | Zeer vaak | Vaak | - | - |
| Rugpijn | Zeer vaak | Vaak | - | - |
| Botpijn | Vaak | Soms | Zeer vaak | Vaak |
| Spierspasmen | Zeer vaak | - | Zeer vaak | Soms |
| Nier- en urinewegaandoeningen | ||||
| Combinatie van behandeling | Pomalidomide/bortezo mib/dexamethason | Pomalidomide/ dexamethason | |||||
|---|---|---|---|---|---|---|---|
Systeem/Orgaanklasse /Voorkeursterm | Alle bijwe rking en | Graa d 3−4 Bijwerkingen | Alle bijwe rking en | Graa d 3−4 Bijwerkingen | |||
| Acuut nierletsel | Vaak | Vaak | - | - | |||
| Chronisch nietletsel | Vaak | Vaak | - | - | |||
| Urineretentie | Vaak | Vaak | Vaak | Soms | |||
| Nierfalen | - | - | Vaak | Vaak | |||
| Voortplantingsstelsel- en borstaandoeningen | |||||||
| Bekkenpijn | Vaak | Vaak | |||||
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||||||
| Vermoeidheid | Zeer vaak | Vaak | Zeer vaak | Vaak | |||
| Pyrexie | Zeer vaak | Vaak | Zeer vaak | Vaak | |||
| Perifeer oedeem | Zeer vaak | Vaak | Zeer vaak | Vaak | |||
| Niet-cardiale pijn op de borst | Vaak | Vaak | - | - | |||
| Oedeem | Vaak | Vaak | - | - | |||
| Onderzoeken | |||||||
| Alanineaminotransferase verhoogd | Vaak | Vaak | Vaak | Vaak | |||
| Gewichtsafname | Vaak | Vaak | - | - | |||
| Gedaald aantal neutrofielen | - | - | Vaak | Vaak | |||
| Witte bloedceltelling verlaagd | - | - | Vaak | Vaak | |||
| Gedaald aantal plaatjes | - | - | Vaak | Vaak | |||
| Urinezuur in het bloed verhoogd | - | - | Vaak* | Soms* | |||
| Letsels, intoxicaties en verrichtingscomplicaties | |||||||
| Valpartijen | Vaak | Vaak | - | - | |||
* Gemeld tijdens post-marketinggebruik.
Beschrijving van geselecteerde bijwerkingen
De frequenties in deze rubriek zijn afkomstig van klinische onderzoeken met patiënten die werden behandeld met pomalidomide in combinatie ofwel met bortezomib en dexamethason (Pom+Btz+Dex) of met dexamethason (Pom+Dex).
Teratogeniciteit
Pomalidomide is structureel verwant aan thalidomide. Thalidomide is een bekende, bij de mens teratogene werkzame stof die ernstige, levensbedreigende aangeboren afwijkingen veroorzaakt. Pomalidomide is teratogeen gebleken in zowel ratten als konijnen, wanneer het werd toegediend in de periode dat de belangrijkste organen worden gevormd (zie rubrieken 4.6 en 5.3). Als pomalidomide tijdens de zwangerschap wordt gebruikt, is een teratogeen effect van pomalidomide bij de mens te verwachten (zie rubriek 4.4).
Neutropenie en trombocytopenie
Neutropenie trad op bij maximaal 54,0% (Pom+Btz+Dex) van de patiënten (47,1% (Pom+Btz+Dex) graad 3 of 4). Neutropenie leidde bij 0,7% van de patiënten tot het staken van de behandeling met pomalidomide en was niet vaak ernstig.
Febriele neutropenie (FN) werd gemeld bij 3,2% (Pom+Btz+Dex) van de patiënten en 6,7% (Pom+Dex) van de patiënten en was ernstig bij 1,8% (Pom+Btz+Dex) van de patiënten en 4,0% (Pom+Dex) van de patiënten (zie rubrieken 4.2 en 4.4).
Trombocytopenie trad op bij 39,9% (Pom+Btz+Dex) van de patiënten en 27,0% (Pom+Dex) van de patiënten. Trombocytopenie was van graad 3 of 4 bij 28,1% (Pom+Btz+Dex) van de patiënten en 20,7% (Pom+Dex) van de patiënten; het leidde bij 0,7% (Pom+Btz+Dex) van de patiënten en 0,7% (Pom+Dex) van de patiënten tot het staken van de behandeling met pomalidomide, en was ernstig bij 0,7% (Pom+Btz+Dex) van de en 1,7% (Pom+Dex) van de patiënten (zie rubrieken 4.2 en 4.4).
Neutropenie en trombocytopenie kwamen over het algemeen vaker voor in de eerste 2 cycli van de behandeling met pomalidomide in combinatie ofwel met bortezomib en dexamethason of met dexamethason.
Infectie
Infectie was de vaakst voorkomende niet-hematologische toxiciteit.
Infectie kwam voor bij 83,1% (Pom+Btz+Dex) van de patiënten en 55,0% (Pom+Dex) van de patiënten (34,9% (Pom+Btz+Dex) en 24,0% (Pom+Dex) graad 3 of 4). Infectie van de bovenste luchtwegen en pneumonie waren de infecties die het vaakst voorkwamen. Fatale infecties (graad 5) traden op bij 4,0% (Pom+Btz+Dex) van de patiënten en 2,7% (Pom+Dex) van de patiënten. Infecties leidden bij 3,6 (Pom+Btz+Dex) van de patiënten en 2,0% (Pom+Dex) van de patiënten tot het staken van de behandeling met pomalidomide.
Trombo-embolische voorvallen
Profylaxe met acetylsalicylzuur (en andere anticoagulantia bij patiënten met verhoogd risico) was verplicht voor alle patiënten in de klinische onderzoeken. Anticoagulatiebehandeling (tenzij gecontra-indiceerd) wordt aanbevolen (zie rubriek 4.4).
Veneuze trombo-embolische voorvallen (VTE) traden op bij 12,2% (Pom+Btz+Dex) van de en 3,3% (Pom+Dex) van de patiënten (5,8% (Pom+Btz+Dex) en 1,3% (Pom+Dex) graad 3 of 4). VTE werd als ernstig gemeld bij 4,7% (Pom+Btz+Dex) van de en 1,7% (Pom+Dex) van de patiënten; er werden geen fatale reacties gemeld en VTE was geassocieerd met het staken van de behandeling met pomalidomide bij maximaal 2,2% van de (Pom+Btz+Dex)-patiënten.
Perifere neuropathie
- Pomalidomide in combinatie met bortezomib en dexamethason
Patiënten met bestaande perifere neuropathie ≥ graad 2 met pijn binnen 14 dagen voorafgaand aan de randomisatie werden uitgesloten van deelname aan de klinische onderzoeken. Perifere neuropathie trad op bij 55,4% van de patiënten (10,8% graad 3; 0,7% graad 4). De percentages na correctie voor blootstelling waren vergelijkbaar voor alle behandelgroepen.
Ongeveer 30% van de patiënten met perifere neuropathie had in de uitgangssituatie een voorgeschiedenis van neuropathie. Perifere neuropathie leidde tot het staken van de behandeling met bortezomib bij ongeveer 14,4% van de patiënten, tot het staken van pomalidomide bij 1,8% en tot het staken van dexamethason bij 1,8% van de patiënten in de groep van Pom+Btz+Dex en 8,9% van de patiënten in de groep van Btz+Dex.
- Pomalidomide in combinatie met dexamethason
Patiënten met bestaande perifere neuropathie ≥ graad 2 werden uitgesloten van deelname aan klinisch onderzoek. Perifere neuropathie trad op bij 12,3% van de patiënten (1,0% graad 3 of 4). Er werd geen perifere neuropathie als ernstig gemeld, en perifere neuropathie leidde bij 0,3% van de patiënten tot het staken van de behandeling (zie rubriek 4.4).
Hemorragie
Hemorragische aandoeningen zijn gemeld met pomalidomide, met name bij patiënten met risicofactoren zoals gelijktijdige geneesmiddelen die de gevoeligheid voor bloedingen verhogen. Hemorragische voorvallen omvatten epistaxis, intracraniale hemorragie en gastro-intestinale hemorragie.
Allergische reacties en ernstige huidreacties
Bij het gebruik van pomalidomide zijn gevallen van angio-oedeem, anafylactische reactie en ernstige huidreacties, waaronder SJS, TEN en DRESS gerapporteerd. Patiënten met een voorgeschiedenis van ernstige huiduitslag in verband met lenalidomide of thalidomide dienen geen pomalidomide te krijgen (zie rubriek 4.4).
Pediatrische patiënten
Bijwerkingen gemeld bij pediatrische patiënten (leeftijd van 4 tot 18 jaar) met recidief of progressieve hersentumor kwamen overeen met het bekende veiligheidsprofiel van pomalidomide bij volwassen patiënten (zie rubriek 5.1).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden Nederlands Bijwerkingen Centrum Lareb
Website: www.lareb.nl
4.9 Overdosering
Enkelvoudige doses pomalidomide tot 50 mg zijn onderzocht bij gezonde vrijwilligers en hebben niet geleid tot meldingen van ernstige bijwerkingen in verband met overdosering. Eenmaaldaagse, meervoudige doses tot 10 mg zijn onderzocht bij patiënten met multipel myeloom en hebben niet geleid tot meldingen van ernstige bijwerkingen in verband met overdosering. De dosisbeperkende toxiciteit was myelosuppressie. Bij onderzoek bleek pomalidomide te worden verwijderd door hemodialyse.
In geval van overdosering wordt ondersteunende zorg aangeraden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, Overige immunosuppressiva, ATC-code: L04AX06
Werkingsmechanisme
Pomalidomide heeft een directe tumoricide werking op myelomen, immuunmodulerende werkingen en het remt de ondersteuning van tumorcelgroei in multipel myeloom door stromale cellen. Specifiek remt pomalidomide de proliferatie en induceert het de apoptose van hematopoëtische tumorcellen. Daarnaast remt pomalidomide de proliferatie van lenalidomide-resistente multipel-myeloomcellijnen en heeft het een synergistische werking met dexamethason in zowel lenalidomide-gevoelige als lenalidomide-resistente cellijnen bij het induceren van tumorcelapoptose. Pomalidomide verhoogt T-cel- en Natural Killer (NK)-celgemedieerde immuniteit en het remt de vorming van pro-inflammatoire cytokinen (bijv. TNF-α en IL-6) door monocyten.
Pomalidomide remt ook angiogenese door de migratie en adhesie van endotheelcellen te blokkeren.
Pomalidomide bindt rechtstreeks aan het eiwit cereblon (CRBN), dat onderdeel is van een E3-ligasecomplex van onder andere 'DNA damage binding protein 1' (DDB1), culline 4 (CUL4) en
'regulator of cullins-1' (Roc1), en kan de auto-ubiquitinering van CRBN binnen het complex remmen. E3-ubiquitineligasen zijn verantwoordelijk voor de poly-ubiquitinering van diverse substraateiwitten, en kunnen deels een verklaring bieden voor de pleiotrope cellulaire effecten die optreden bij behandeling met pomalidomide.
In aanwezigheid van pomalidomide in vitro vindt gerichte ubiquitinering en vervolgens degradatie van de substraateiwitten Aiolos en Ikaros plaats, wat leidt tot directe cytotoxische en immuunmodulerende effecten. In vivo leidde behandeling met pomalidomide tot een verlaging van het gehalte Ikaros bij patiënten met recidiverend lenalidomide-refractair multipel myeloom.
Klinische werkzaamheid en veiligheid
- Pomalidomide in combinatie met bortezomib en dexamethason
De werkzaamheid en veiligheid van pomalidomide in combinatie met bortezomib en een lage dosis dexamethason (Pom+Btz+LD-Dex) zijn vergeleken met bortezomib en een lage dosis dexamethason (Btz+LD-Dex) in een multicenter, gerandomiseerd, open-label fase 3-onderzoek (CC-4047-MM-007), bij eerder behandelde volwassen patiënten met multipel myeloom, die ten minste één eerder behandelregime hadden ondergaan, waaronder met lenalidomide, en bij wie ziekteprogressie was geconstateerd tijdens of na de laatste behandeling. In totaal werden 559 patiënten in het onderzoek opgenomen en gerandomiseerd: 281 in de groep die Pom+Btz+LD-Dex kreeg en 278 in de groep die Btz+LD-Dex kreeg. 54% van de patiënten was een man, en de mediane leeftijd voor de totale populatie bedroeg 68 jaar (min, max: 27, 89 jaar). Ongeveer 70% van de patiënten was refractair voor lenalidomide (71,2% in de groep met Pom+Btz+LD-Dex, 68,7% in de groep met Btz+LD-Dex). Ongeveer 40% van de patiënten had hun 1e recidief en ongeveer 73% van de patiënten had bortezomib gekregen als eerdere behandeling.
Patiënten in de groep met Pom+Btz+LD-Dex kregen 4 mg pomalidomide oraal toegediend op dag 1 t/m 14 van elke cyclus van 21 dagen. Bortezomib (1,3 mg/m2/dosis) werd aan patiënten in beide onderzoeksgroepen toegediend op dag 1, 4, 8 en 11 van een cyclus van 21 dagen gedurende cycli 1 t/m 8; en op dag 1 en 8 van een cyclus van 21 dagen vanaf cyclus 9. Een lage dosis dexamethason (20 mg/dag voor patiënten van 75 jaar of jonger; of 10 mg per dag voor patiënten ouder dan 75 jaar) werd aan patiënten in beide onderzoeksgroepen toegediend op dag 1, 2, 4, 5, 8, 9, 11 en 12 van een cyclus van 21 dagen voor cycli 1 t/m 8; en op dag 1, 2, 8 en 9 van elke volgende cyclus van 21 dagen vanaf cyclus 9. De doses werden verlaagd en de behandeling werd tijdelijk onderbroken of gestaakt naar gelang nodig voor beheersing van de toxiciteit (zie rubriek 4.2).
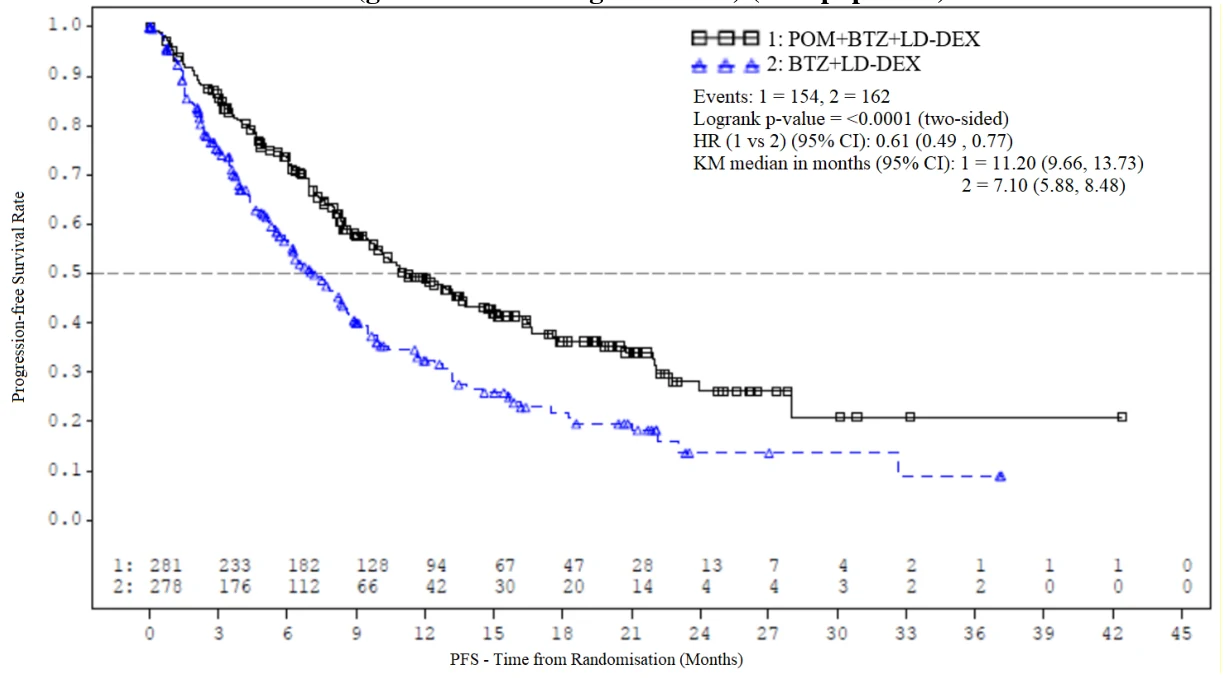
Het primaire eindpunt voor de werkzaamheid was progressievrije overleving (PFS, progression free survival) van de intent-to-treat-populatie (ITT-populatie) volgens beoordeling van een onafhankelijke adjudicatiecommissie (IRAC, Independent Response Adjudication Committee) conform de criteria van de International Myeloma Working Group (IMWG). Na een mediane follow-up van 15,9 maanden bedroeg de mediane duur van de PFS 11,20 maanden (95% BI: 9,66; 13,73) in de Pom+Btz+LD-Dexgroep. In de Btz+LD-Dex-groep was de mediane duur van de PFS 7,1 maanden (95% BI: 5,88; 8,48).
Een samenvatting van de gegevens met betrekking tot de algehele werkzaamheid is weergegeven in Tabel 8, waarbij als afsluitingsdatum 26 oktober 2017 is gebruikt.
De Kaplan-Meier-curve voor de PFS van de ITT-populatie is weergegeven in Afbeelding 1.
Tabel 8. Samenvatting van gegevens betreffende de algehele werkzaamheid
Pom+Btz+LD-Dex (n = 281) | Btz+LD-Dex (n = 278) | |
|---|---|---|
| PFS (maanden) | ||
| Mediane a duur (95% BI) b | 11,20 (9,66; 13,73) | 7,10 (5,88; 8,48) |
| HR c (95% BI), p-waarde d | 0,61 (0,49; 0,77), <0,0001 | |
| ORR, n (%) | 82,2% | 50,0% |
| sCR | 9 (3,2) | 2 (0,7) |
Pom+Btz+LD-Dex (n = 281) | Btz+LD-Dex (n = 278) | |
|---|---|---|
| CR | 35 (12,5) | 9 (3,2) |
| VGPR | 104 (37,0) | 40 (14,4) |
| PR | 83 (29,5) | 88 (31,7) |
| OR (95% BI) e, p-waardef | 5,02 (3,35; 7,52), <0,001 | |
| DoR (maanden) | ||
| Mediane a duur (95% BI) b | 13,7 (10,94; 18,10) | 10,94 (8,11; 14,78) |
| HR c (95% BI) | 0,76 (0,56; 1,02) | |
Btz = bortezomib; BI = Betrouwbaarheidsinterval; CR = Complete respons; DoR = duur van de respons (duration of response); HR = hazard ratio;
LD-Dex = laaggedoseerde dexamethason; OR = odds ratio; ORR = totale responspercentage (overall response rate); PFS = progressievrije overleving (progression-free survival); POM = pomalidomide; PR = partiële respons; sCR = stringente complete respons; VGPR = zeer goede partiële respons (very good partial response).
a De mediaan is gebaseerd op de Kaplan-Meier-schatting.
b 95% BI rond de mediaan.
c Op basis van het 'Cox proportional hazards'-model
d De p-waarde is gebaseerd op een gestratificeerde log-ranktoets.
e De odds ratio is voor Pom+Btz+LD-Dex:Btz+LD-Dex.
f De p-waarde is gebaseerd op een CMH-toets, gestratificeerd naar leeftijd (≤ 75 versus > 75), aantal eerdere behandelingen tegen myeloom (1 versus > 1), en het gehalte bèta-2-microglobuline bij de screening (< 3,5 mg/l versus ≥ 3,5 mg/l — ≤ 5,5 mg/l versus > 5,5 mg/l).
De mediane duur van de behandeling bedroeg 8,8 maanden (12 behandelcycli) in de Pom+Btz+LD-Dex-groep en 4,9 maanden (7 behandelcycli) in de Btz+LD-Dex-groep.
Het voordeel in termen van de PFS was duidelijker bij patiënten die slechts één eerdere behandelingslijn hadden gehad.
Bij patiënten die 1 eerdere behandelingslijn tegen myeloom hadden gekregen, bedroeg de mediane duur van de PFS 20,73 maanden (95% BI: 15,11; 27,99) in de groep met Pom+Btz+LD-Dex en 11,63 maanden (95% BI: 7,52; 15,74) in de groep met Btz+LD-Dex. Er werd een risicoverlaging van 46% waargenomen bij behandeling met Pom+Btz+LD-Dex (HR = 0,54; 95% BI: 0,36; 0,82).
Afbeelding 1. Progressievrije overleving op basis van beoordeling van de respons door IRAC conform de IMWG-criteria (gestratificeerde log-ranktoets) (ITT-populatie)
Cut-off-datum gegevens: 26 okt 2017
Bij de eindanalyse van de totale overleving (OS, overall survival), bij een gebruikte afsluitingsdatum van 13 mei 2022 (mediane follow-upperiode van
64,5 maanden), was de mediane OS tijd berekend van Kaplan-Meier-schattingen 35,6 maanden voor de Pom+Btz+LD-Dex-groep en 31,6 maanden voor de Btz+LD-Dex-groep; HR = 0,94; 95% BI: -0,77; 1,15, met een globaal voorvalpercentage van 70,0%. De analyse van de totale overleving werd niet aangepast om rekening te kunnen houden met ontvangen vervolgtherapieën.
- Pomalidomide in combinatie met dexamethason
De werkzaamheid en veiligheid van pomalidomide in combinatie met dexamethason zijn geëvalueerd in een multicenter, gerandomiseerd, open-label fase III-onderzoek (CC-4047-MM-003), waarbij behandeling met pomalidomide plus laaggedoseerd dexamethason (Pom + LD-Dex) vergeleken werd met alleen hooggedoseerd dexamethason (HD-Dex) bij volwassen patiënten met recidiverend en refractair multipel myeloom, die al eerder waren behandeld en ten minste twee eerdere behandelregimes hadden ondergaan, waaronder zowel lenalidomide als bortezomib, en die tijdens de laatste behandeling ziekteprogressie hadden vertoond. In totaal werden 455 patiënten in het onderzoek opgenomen: 302 in de Pom + LD-Dex-groep en 153 in de HD-Dex-groep. De meeste patiënten waren man (59%) en blank (79%); de mediane leeftijd was voor de totale populatie 64 jaar (min, max: 35; 87 jaar).
Patiënten in de Pom+Btz+LD-Dex-groep kregen oraal 4 mg pomalidomide toegediend op dag 1 t/m 21 van elke cyclus van 28 dagen. LD-Dex (40 mg) werd eenmaal per dag toegediend op dag 1, 8, 15 en 22 van een cyclus van 28 dagen. In de HD-Dex-groep werd dexamethason (40 mg) eenmaal per dag toegediend op dag 1 t/m 4, 9 t/m 12 en 17 t/m 20 van een cyclus van 28 dagen. Patiënten met een leeftijd > 75 jaar begonnen de behandeling met 20 mg dexamethason. De behandeling werd voortgezet totdat patiënten ziekteprogressie vertoonden.
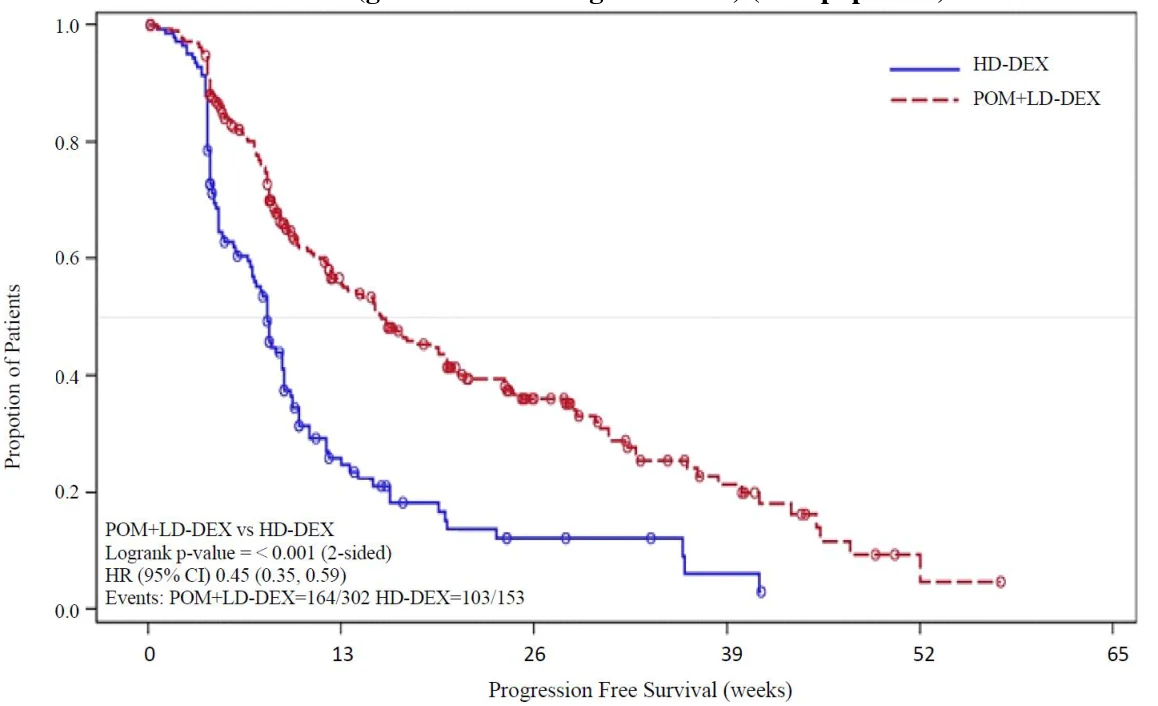
Het primair eindpunt voor de werkzaamheid was progressievrije overleving volgens de criteria van de International Myeloma Working Group (IMWG). Voor de ITT-populatie bedroeg de mediane PFS-tijd volgens beoordeling van de Independent Review Adjudication Committee (IRAC) op basis van IMWG-criteria 15,7 weken (95% BI: 13,0; 20,1) in de Pom + LD-Dex-groep; het geschatte percentage 26 weken voorvalvrije overleving was 35,99% (± 3,46%). In de HD-Dex-groep bedroeg de mediane PFS 8,0 weken (95% BI: 7,0; 9,0); het geschatte percentage 26 weken voorvalvrije overleving was 12,15% (± 3,63%).
De PFS is beoordeeld in een aantal relevante subgroepen: geslacht, ras, ECOG-performance status, stratificatiefactoren (leeftijd, ziektepopulatie, eerdere antimyeloombehandelingen [2, > 2]), geselecteerde parameters van prognostische betekenis (uitgangswaarde van bèta-2-microglobulinegehalte, uitgangswaarde albuminegehaltes, uitgangswaarde nierfunctiestoornis en cytogenetisch risico) en de blootstelling en mate van resistentie tegen eerdere antimyeloombehandelingen. Ongeacht de geëvalueerde subgroep was de PFS voor beide behandelgroepen over het algemeen consistent met de PFS die werd waargenomen in de ITT-populatie.
De PFS is voor de ITT-populatie samengevat in Tabel 9. Een Kaplan-Meier-curve voor de PFS wordt voor de ITT-populatie weergegeven in Afbeelding 2.
Tabel 9. Progressievrije overleving volgens IRAC-beoordeling op basis van IMWG-criteria (gestratificeerde log-ranktoets) (ITT-populatie)
| Pom+LD-Dex (N=302) | HD-Dex (N=153) | ||
|---|---|---|---|
| Progressievrije overleving (PFS), N | 302 (100,0) | 153 (100,0) | |
| Gecensureerd, n (%) | 138 (45,7) | 50 (32,7) | |
| Met progressie/Overleden, n (%) | 164 (54,3) | 103 (67,3) | |
| Progressievrije overlevingstijd (weken) | |||
| Mediaan a | 15,7 | 8,0 | |
| Tweezijdig 95% BIb | [13,0; 20,1] | [7,0; 9,0] | |
| Hazardratio (Pom+LD-Dex:HD-Dex) tweezijdig 95% BI c | 0,45 [0,35; 0,59] | ||
| P-waarde tweezijdige log-ranktoets d | <0,001 | ||
Opmerking: BI = Betrouwbaarheidsinterval; IRAC = Independent Review Adjudication Committee; GS = Geen schatting mogelijk.
a De mediaan is gebaseerd op een Kaplan-Meier-schatting.
b 95% betrouwbaarheidsinterval voor de mediane progressievrije overlevingstijd.
c Op basis van het 'Cox proportional hazards'-model dat de gevarenfuncties worden vergeleken die zijn geassocieerd met de behandelgroepen, gestratificeerd voor leeftijd (≤ 75 versus > 75 jaar), ziektepopulatie (refractair voor zowel lenalidomide als bortezomib vs. niet-refractair voor beide werkzame stoffen), en aantal eerdere antimyeloombehandelingen (= 2 versus. > 2).
d De p-waarde is gebaseerd op een gestratificeerde log-ranktoets met dezelfde stratificatiefactoren als die in het bovenstaande Cox-model.
Cut-off-datum gegevens: 07 Sep 2012
Afbeelding 2. Progressievrije overleving op basis van beoordeling van de respons door IRAC conform de IMWG-criteria (gestratificeerde log-ranktoets) (ITT-populatie)
Cut-off-datum gegevens: 07 Sep 2012
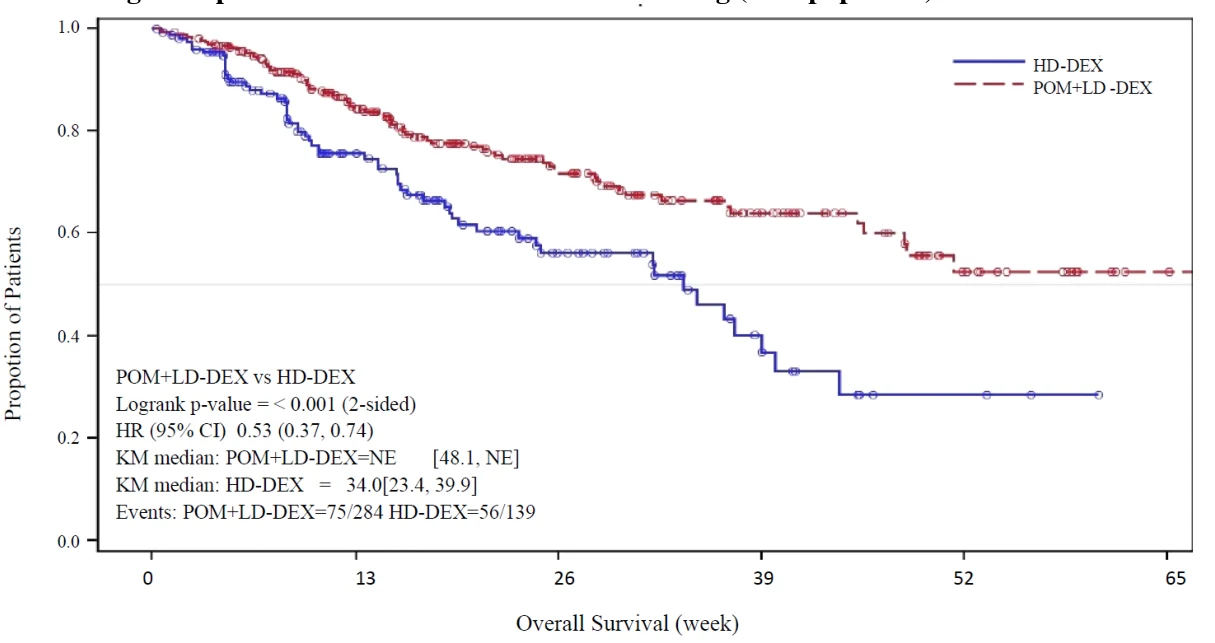
De totale overleving was het belangrijkste secundaire eindpunt van het onderzoek. In totaal waren 226 (74,8%) van de Pom + LD-Dex-patiënten en 95 (62,1%) van de HD-Dex-patiënten op de cut-off-datum (07 sep 2012) in leven. De mediane OS-tijd volgens Kaplan-Meier-schattingen werd niet bereikt voor de Pom + LD-Dex-groep, maar zou naar verwachting minimaal 48 weken zijn. Dit is de ondergrens van het 95% betrouwbaarheidsinterval. De mediane OS-tijd voor de HD-Dex-groep was 34 weken (95% BI: 23,4; 39,9). Het 1 jaar-voorvalvrije percentage was 52,6% (± 5,72%) voor de Pom + LD-Dex-groep en 28,4% (± 7,51%) voor de HD-Dex-groep. Het verschil in OS tussen de twee behandelgroepen was statistisch significant (p < 0,001).
De totale overleving is voor de ITT-populatie samengevat in Tabel 10. Een Kaplan-Meiercurve voor de OS wordt voor de ITT-populatie weergegeven in Afbeelding 3.
Op basis van de resultaten voor zowel de PFS- als de OS-eindpunten heeft de voor dit onderzoek aangestelde Data Monitoring Committee aanbevolen dat het onderzoek wordt voltooid en dat patiënten in de HD-Dexgroep worden overgezet naar de Pom + LD-Dex-groep.
Tabel 10. Totale overleving: ITT-populatie
| Statistische gegevens | Pom+LD-Dex (N=302) | HD-Dex (N=153) | |
|---|---|---|---|
| N | 302 (100,0) | 153 (100,0) | |
| Gecensureerd | n (%) | 226 (74,8) | 95 (62,1) |
| Overleden | n (%) | 76 (25,2) | 58 (37,9) |
| Overlevingstijd (weken) | Mediaan a | GS | 34,0 |
| Statistische gegevens | Pom+LD-Dex (N=302) | HD-Dex (N=153) | |
|---|---|---|---|
| Tweezijdig 95% BI b | [48,1, GS] | [23,4; 39,9] | |
| Hazard ratio (Pom+LD-Dex:HD-Dex) [Tweezijdig 95% BI c] | 0,53 [0,37; 0,74] | ||
| P-waarde tweezijdige log-ranktoetsd | <0,001 | ||
Opmerking: BI = Betrouwbaarheidsinterval. GS = Geen schatting mogelijk.
a De mediaan is gebaseerd op de Kaplan-Meier-schatting.
b 95% betrouwbaarheidsinterval voor de mediane totale overlevingstijd.
c Op basis van het 'Cox proportional hazards'-model waarmee de gevarenfuncties worden vergeleken die zijn geassocieerd met de behandelgroepen.
d De p-waarde is gebaseerd op een niet-gestratificeerde log-ranktoets. Data-cut-offdatum: 07 Sep 2012
Afbeelding 3. Kaplan-Meiercurve van de totale overleving (ITT-populatie)
Cut-offdatum: 07 Sep 2012
Pediatrische patiënten
In een open-label fase-1-onderzoek met één groep en oplopende dosis werd de hoogste verdragen dosis (MTD, maximum tolerated dose) en/of de aanbevolen fase-II-dosis (RP2D, recommended Phase2 dose) van pomalidomide bij pediatrische patiënten bepaald op 2,6 mg/m2/dag oraal toegediend op dag 1 tot dag 21 van een herhaalde cyclus van 28 dagen.
Werkzaamheid werd niet aangetoond in een multicentrisch, open-label fase-2-onderzoek met parallelle groepen bij 52 met pomalidomide behandelde pediatrische patiënten van 4 tot 18 jaar met recidief of progressief hooggradig glioom, medulloblastoom, ependymoom of diffuus intrinsiek ponsglioom (DIPG) met primaire locatie in het centraal zenuwstelsel (CZS).
In het fase-2-onderzoek bereikten twee patiënten in de groep van hooggradig glioom (N=19) een respons volgens de definitie in het protocol. Een van deze patiënten bereikte een partiële respons (PR) en de andere patiënt langdurige stabiele ziekte (SD, stable disease). Dit resulteerde in een percentage van objectieve respons (OR) en langdurige SD van 10,5% (95% BI: 1,3; 33,1). Eén patiënt in de groep met ependymoom (N=9) bereikte langdurige SD. Dit resulteerde in een percentage van OR en langdurige SD van 11,1% (95% BI: 0,3; 48,2). Bevestigde OR of langdurige SD werd niet waargenomen bij evalueerbare patiënten in de groep met diffuus intrinsiek ponsglioom (DIPG) (N=9) en ook niet in de groep met medulloblastoom (N=9). Geen van de 4 parallelle groepen beoordeeld in dit fase-2-onderzoek bereikte het primaire eindpunt van het percentage van objectieve respons of langdurige stabiele ziekte.
Het algemene veiligheidsprofiel van pomalidomide bij pediatrische patiënten kwam overeen met het bekende veiligheidsprofiel bij volwassenen. Parameters van farmacokinetiek (FK) werden geëvalueerd in een geïntegreerde FK-analyse van de fase-1- en fase-2-onderzoeken. Men bepaalde dat ze niet significant verschilden van die waargenomen bij volwassen patiënten (zie rubriek 5.2).
5.2 Farmacokinetische eigenschappen
Absorptie
Pomalidomide wordt geabsorbeerd met een maximale plasmaconcentratie (Cmax) die na toediening van een enkele orale dosis na 2 tot 3 uur wordt bereikt, waarbij ten minste 73% van het pomalidomide wordt geabsorbeerd. De systemische blootstelling (AUC) aan pomalidomide stijgt ongeveer lineair en evenredig met de dosis. Na meervoudige doses heeft pomalidomide een accumulatie-ratio van 27 tot 31% op basis van de AUC.
Gelijktijdige toediening met een maaltijd met een hoog vetgehalte en rijk aan calorieën verlaagt de absorptiesnelheid, resulterend in een verlaging van de gemiddelde plasma-Cmax met ongeveer 27%, maar heeft een minimaal effect op de totale mate van absorptie, met een daling van de gemiddelde AUC van 8%. Daarom kan pomalidomide worden toegediend zonder rekening te houden met voedselinname.
Distributie
Pomalidomide heeft een gemiddeld schijnbaar distributievolume (Vd/F) bij steady-state tussen 62 en 138 l. Na 4 dagen eenmaaldaagse toediening van 2 mg is pomalidomide 4 uur na toediening (ongeveer de Tmax) aanwezig in semen van gezonde proefpersonen in een concentratie van ongeveer 67% van de plasmaconcentratie. De in-vitro-binding van enantiomeren van pomalidomide aan eiwitten in humaan plasma varieert van 12% tot 44% en is niet afhankelijk van de concentratie.
Biotransformatie
Pomalidomide is in vivo de belangrijkste circulerende component (ongeveer 70% van de radioactiviteit in plasma) bij gezonde proefpersonen die een enkelvoudige orale dosis [14C]-pomalidomide van 2 mg kregen. Er waren geen metabolieten aanwezig in een percentage > 10% ten opzichte van de uitgangsverbinding of de totale hoeveelheid radioactiviteit in plasma.
De voornaamste metabole routes van uitgescheiden radioactiviteit zijn hydroxylering met daaropvolgende glucuronidering, of hydrolyse. In vitro werden CYP1A2 en CYP3A4 geïdentificeerd als de primaire enzymen die betrokken zijn bij de CYP-gemedieerde hydroxylering van pomalidomide, met aanvullende, kleinere bijdragen van CYP2C19 en CYP2D6. Pomalidomide is in vitro ook een substraat van P-glycoproteïne. Gelijktijdige toediening van pomalidomide en de sterke CYP3A4/5- en P-gp-remmer ketoconazol of de sterke CYP3A4/5-inductor carbamazepine had geen klinisch relevant effect op de blootstelling aan pomalidomide. Gelijktijdige toediening van de sterke CYP1A2-remmer fluvoxamine en pomalidomide in aanwezigheid van ketoconazol verhoogde de gemiddelde blootstelling aan pomalidomide met 107%, met een 90% betrouwbaarheidsinterval [91% tot 124%], ten opzichte van pomalidomide plus ketoconazol. In een tweede onderzoek betreffende het evalueren van de bijdrage van een CYP1A2-remmer alleen aan wijzigingen in het metabolisme, verhoogde de gelijktijdige toediening van fluvoxamine alleen met pomalidomide de gemiddelde blootstelling aan pomalidomide met 125%, met een 90% betrouwbaarheidsinterval [98% tot 157%], ten opzichte van pomalidomide alleen. Als sterke remmers van CYP1A2 (bijv. ciprofloxacine, enoxacine en fluvoxamine) gelijktijdig met pomalidomide worden toegediend, dient de dosis pomalidomide tot 50% te worden verlaagd. Toediening van pomalidomide aan rokers, waarbij bekend is dat het roken van tabak de CYP1A2-isoform induceert, had geen klinisch relevant effect op blootstelling aan pomalidomide in vergelijking met die blootstelling aan pomalidomide die is waargenomen bij niet-rokers.
Op basis van gegevens afkomstig van in vitro onderzoek is pomalidomide geen remmer en geen inductor van cytochroom P450-iso-enzymen en heeft het geen remmende werking op alle onderzochte geneesmiddeltransporters. Klinisch relevante interacties worden niet verwacht wanneer pomalidomide gelijktijdig met substraten van deze routes wordt toegediend.
Eliminatie
Pomalidomide wordt geëlimineerd met een mediane plasmahalfwaardetijd van ongeveer 9,5 uur in gezonde proefpersonen en ongeveer 7,5 uur in patiënten met multipel myeloom. Pomalidomide heeft een gemiddelde totale lichaamsklaring (CL/F) van ongeveer 7-10 l/uur.
Na een enkelvoudige orale toediening van [14C]-pomalidomide (2 mg) aan gezonde proefpersonen, werd ongeveer 73% en 15% van de radioactieve dosis uitgescheiden in respectievelijk de urine en feces, waarbij ongeveer 2% en 8% van de toegediende radioactieve koolstof als pomalidomide werd uitgescheiden in de urine en feces.
Pomalidomide wordt voordat het wordt uitgescheiden voor een groot deel gemetaboliseerd, en de gevormde metabolieten worden voornamelijk in de urine uitgescheiden. De 3 voornaamste metabolieten in urine (gevormd door hydrolyse of hydroxylering met daaropvolgende glucuronidering) maken respectievelijk ongeveer 23%, 17% en 12% uit van de dosis in de urine.
CYP-afhankelijke metabolieten zijn verantwoordelijk voor ongeveer 43% van de totale uitgescheiden radioactiviteit, terwijl niet-CYP-afhankelijke hydrolytische metabolieten verantwoordelijk zijn voor 25% en de uitscheiding van onveranderde pomalidomide voor 10% (2% in urine en 8% in feces).
Populatiefarmacokinetiek
Op basis van een farmacokinetische (FK) populatie-analyse met een twee-compartimentenmodel hadden gezonde proefpersonen en patiënten met multipel myeloom een vergelijkbare schijnbare klaring (CL/F) en een vergelijkbaar schijnbaar centraal distributievolume (V2/F). In perifere weefsels werd pomalidomide bij voorkeur door tumoren opgenomen met een schijnbare perifere distributieklaring (Q/F) die 3,7 keer hoger en een schijnbaar perifeer distributievolume (V3/F) dat 8 keer hoger was dan bij gezonde proefpersonen.
Pediatrische patiënten
Na een enkele orale dosis pomalidomide bij kinderen en jonge volwassenen met recidiverende of progressieve primaire hersentumor was de mediaan van Tmax 2 tot 4 uur na de dosis, overeenkomend met de geometrisch gemiddelde waarden van Cmax (CV%) van 74,8 (59,4%), 79,2 (51,7%) en 104 (18,3%) ng/ml bij dosisniveaus van respectievelijk 1,9, 2,6 en 3,4 mg/m2. AUC0-24 en AUC0-inf volgden vergelijkbare trends, met totale blootstelling binnen de waarden van ongeveer 700 tot 800 u·ng/ml met de laagste 2 doses en ongeveer 1200 u·ng/ml met de hoge dosis. Schattingen van de halfwaardetijd lagen binnen de waarden van ongeveer 5 tot 7 uur. Er waren geen duidelijke trends toe te schrijven aan stratificatie volgens leeftijd en gebruik van steroïden bij de MTD.
Tezamen wijzen de gegevens erop dat AUC bijna evenredig aan de verhoging van de dosis pomalidomide steeg, terwijl de stijging in Cmax doorgaans minder dan evenredig was.
De farmacokinetiek van pomalidomide na orale toediening van dosisniveaus van 1,9 mg/m2/dag tot 3,4 mg/m2/dag werd bepaald bij 70 patiënten in de leeftijdsgroep van 4 tot 20 jaar in een geïntegreerde analyse van een fase-1- en fase-2-onderzoek met pediatrische patiënten met recidief of progressieve hersentumor. Profielen van concentratie over tijd van pomalidomide zijn adequaat beschreven met een FK-model met één compartiment met absorptie en eliminatie van de eerste orde. Pomalidomide vertoonde lineaire en tijdsinvariante FK met matige variabiliteit. De typische waarden van CL/F (schijnbare orale klaring), Vc/F (centraal volume van distributie), Ka (constante van absorptie), vertragingstijd van pomalidomide waren respectievelijk 3,94 l/u, 43,0 l, 1,45 u-1 en 0,454 uur. De terminale eliminatiehalfwaardetijd van pomalidomide was 7,33 uur. Behalve voor het lichaamsoppervlak (BSA), had geen van de geteste covariabelen, inclusief leeftijd en geslacht, effect op de pomalidomide-FK. Hoewel werd bepaald dat BSA een statistisch significante covariabele van CL/F en Vc/F van pomalidomide is, werd de invloed van BSA op parameters van blootstelling niet aangemerkt als klinisch relevant.
In het algemeen is er geen significant verschil tussen de pomalidomide-FK bij kinderen en bij volwassen patiënten.
Ouderen
Op basis van farmacokinetische populatie-analyses bij gezonde proefpersonen en bij patiënten met multipel myeloom werd er geen significante invloed van leeftijd (19-83 jaar) waargenomen op de orale klaring van pomalidomide. In klinisch onderzoek was dosisaanpassing niet nodig voor oudere patiënten (> 65 jaar) die worden blootgesteld aan pomalidomide (zie rubriek 4.2).
Nierfunctiestoornis
Farmacokinetische populatie-analyses hebben aangetoond dat de farmacokinetische parameters van pomalidomide niet opmerkelijk beïnvloed werden bij patiënten met een nierfunctiestoornis (bepaald middels creatinineklaring of geschatte glomerulaire filtratiesnelheid [eGFR]) in vergelijking met patiënten met een normale nierfunctie (CrCl ≥ 60 ml/minuut). De gemiddelde genormaliseerde AUC-blootstelling aan pomalidomide bedroeg 98,2% met een betrouwbaarheidsinterval van 90% [77,4% tot 120,6%] bij patiënten met een matige nierfunctiestoornis (eGFR ≥ 30 tot ≤ 45 ml/minuut/1,73 m2) in vergelijking met patiënten met een normale nierfunctie. De gemiddelde genormaliseerde AUC-blootstelling aan pomalidomide bedroeg 100,2% met een betrouwbaarheidsinterval van 90% [79,7% tot 127,0%] bij patiënten met een ernstige nierfunctiestoornis bij wie dialyse niet nodig was (CrCl < 30 of eGFR < 30 ml/minuut/1,73 m2) in vergelijking met patiënten met een normale nierfunctie. De gemiddelde genormaliseerde AUC-blootstelling aan pomalidomide steeg met 35,8% met een betrouwbaarheidsinterval van 90% [7,5% tot 70,0%] bij patiënten met een ernstige nierfunctiestoornis bij wie dialyse nodig was (CrCl < 30 ml/minuut met noodzakelijke dialyse) in vergelijking met patiënten met een normale nierfunctie. De gemiddelde veranderingen in blootstelling aan pomalidomide bij elk van deze groepen met een nierfunctiestoornis zijn niet van die grootteorde dat dosisaanpassingen noodzakelijk zijn.
Leverfunctiestoornis
De farmacokinetische parameters waren licht gewijzigd bij patiënten met een leverfunctiestoornis (gedefinieerd door Child-Pugh-criteria) in vergelijking met gezonde proefpersonen. De gemiddelde blootstelling aan pomalidomide steeg met 51% met een 90% betrouwbaarheidsinterval [9% tot 110%] bij patiënten met een lichte leverfunctiestoornis in vergelijking met gezonde proefpersonen. De gemiddelde blootstelling aan pomalidomide steeg met 58% met een 90% betrouwbaarheidsinterval [13% tot 119%] bij patiënten met een matige leverfunctiestoornis in vergelijking met gezonde proefpersonen. De gemiddelde blootstelling aan pomalidomide steeg met 72% met een 90% betrouwbaarheidsinterval [24% tot 138%] bij patiënten met een ernstige leverfunctiestoornis in vergelijking met gezonde proefpersonen. De gemiddelde verhogingen in blootstelling aan pomalidomide in elk van deze stoornisgroepen zijn niet van een omvang waarvoor aanpassingen in schema of dosis nodig zijn (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxicologisch onderzoek met herhaalde dosering
Bij ratten werd chronische toediening van pomalidomide in doses van 50, 250 en 1.000 mg/kg/dag gedurende 6 maanden goed verdragen. Er werden geen bijwerkingen vastgesteld tot 1.000 mg/kg/dag (175 maal de blootstelling ten opzichte van een klinische dosis van 4 mg).
In apen is pomalidomide beoordeeld in onderzoeken met herhaalde dosering met een duur van maximaal 9 maanden. In deze onderzoeken vertoonden apen een grotere gevoeligheid voor de effecten van pomalidomide dan ratten. De primaire toxiciteiten die in apen werden waargenomen, hielden verband met de hematopoëtische/lymforeticulaire systemen. In het 9 maanden durende onderzoek met apen, met doses van 0,05, 0,1 en 1 mg/kg/dag, werd morbiditeit en vroege euthanasie van 6 dieren waargenomen bij de dosis van 1 mg/kg/dag. Deze werden toegeschreven aan immunosuppressieve effecten (stafylokokkeninfectie, verlaagd aantal lymfocyten in perifeer bloed, chronische dikkedarmontsteking, histologische lymfoïdendepletie en hypocellulariteit van het beenmerg) bij hoge blootstellingen aan pomalidomide (15-voudige blootstelling ten opzichte van een klinische dosis van 4 mg). Deze immunosuppressieve effecten leidden tot vroege euthanasie van 4 apen vanwege een slechte gezondheidstoestand (waterige ontlasting, gebrek aan eetlust, verminderde voedselinname en gewichtsverlies); histopathologische beoordeling van deze dieren toonde chronische dikkedarmontsteking en villeuze atrofie van de dunne darm. Stafylokokkeninfectie werd waargenomen bij 4 apen; 3 van deze dieren reageerden op behandeling met antibiotica en 1 dier overleed zonder te zijn behandeld. Daarnaast leidden bevindingen die consistent waren met acute myelogene leukemie tot euthanasie bij 1 aap; de klinische waarnemingen en klinische pathologie en/of veranderingen in het beenmerg die in dit dier werden waargenomen, waren consistent met immunosuppressie.
Minimale of lichte galgangproliferatie, met geassocieerde verhogingen van AF en GGT, werden ook bij 1 mg/kg/dag waargenomen. Beoordeling van herstelde dieren gaf aan dat alle behandelingsgerelateerde bevindingen na 8 weken na het stoppen met de dosering reversibel waren, behalve proliferatie van intrahepatische galgangen, die in 1 dier in de groep met 1 mg/kg/dag werd waargenomen. De NOAEL-waarde (No Observed Adverse Effect Level) was 0,1 mg/kg/dag (0,5 maal de blootstelling ten opzichte van een klinische dosis van 4 mg).
Genotoxiciteit/carcinogeniciteit
Pomalidomide was niet mutageen in mutatie-assays met bacteriën of zoogdiercellen en induceerde geen chromosomale afwijkingen in humane lymfocyten uit perifeer bloed of micronucleusvorming in polychromatische erytrocyten in beenmerg van ratten, bij toediening van doses tot maximaal 2.000 mg/kg/dag.
Er zijn geen carcinogeniciteitsonderzoeken uitgevoerd.
Vruchtbaarheid en vroege embryonale ontwikkeling
In een onderzoek naar vruchtbaarheid en vroege embryonale ontwikkeling bij ratten werd pomalidomide aan mannetjes- en vrouwtjesratten toegediend in doses van 25, 250 en 1.000 mg/kg/dag. Baarmoederonderzoek op dag 13 na de bevruchting toonde een daling van het gemiddelde aantal levensvatbare embryo's en een stijging van verlies na innesteling, bij alle dosisniveaus. Daarom was de NOAEL-waarde voor deze waargenomen effecten bij deze laagste geteste dosis < 25 mg/kg/dag (AUC24u was 39.960 ng·u/ml (nanogram•uur/milliliter) en de blootstelling was 99 maal ten opzichte van een klinische dosis van 4 mg). Wanneer men behandelde mannetjesratten in dit onderzoek liet paren met onbehandelde vrouwtjesratten waren alle parameters met betrekking tot de baarmoeder vergelijkbaar met de controles. Op basis van deze resultaten werden de waargenomen effecten toegeschreven aan de behandeling van de vrouwtjesratten.
Embryo-foetale ontwikkeling
Pomalidomide is teratogeen gebleken in zowel ratten als konijnen bij toediening in de periode dat de belangrijkste organen worden gevormd. In toxiciteitsonderzoek naar de embryo-foetale ontwikkeling bij ratten werden afwijkingen in de vorm van afwezigheid van de urineblaas, afwezigheid van de schildklier, en fusie en het niet in lijn liggen van lumbale en thoracale wervels (centrale en/of neurale bogen) waargenomen bij alle dosisniveaus (25, 250 en 1.000 mg/kg/dag).
Er is in dit onderzoek is geen maternale toxiciteit waargenomen. Daarom was de maternale NOAEL-waarde 1.000 mg/kg/dag en de NOAEL-waarde voor ontwikkelingstoxiciteit < 25 mg/kg/dag (AUC24h was 34.340 ng·u/ml (nanogram.uur/milliliter) op dag 17 na de bevruchting bij deze laagste geteste dosis, en de blootstelling was 85 maal ten opzichte van een klinische dosis van 4 mg). Bij konijnen veroorzaakte pomalidomide in doses van 10 tot 250 mg/kg embryo-foetale ontwikkelingsmisvormingen. Een verhoogd aantal hartafwijkingen werd bij alle doses gezien, met significante verhogingen bij 250 mg/kg/dag. Bij 100 en 250 mg/kg/dag waren er lichte stijgingen van verlies na innesteling en lichte dalingen van het foetale lichaamsgewicht. Bij 250 mg/kg/dag bestonden de foetale misvormingen uit afwijkingen van de poten (kromme en/of gedraaide voor- en/of achterpoten, loszittende of ontbrekende vingers) en daarmee gepaard gaande skeletafwijkingen (niet-verbeend metacarpaal, falanx en metacarpaal niet in een lijn, ontbrekende vinger, niet-verbeende falanx, en korte, niet-verbeende of kromme tibia), matige dilatatie van het laterale ventrikel in de hersenen; afwijkende ligging van de rechter arteria subclavia; ontbrekende intermediaire lob in de longen; laagliggende nier; afwijkende levermorfologie; onvolledig of niet-verbeend bekken; een verhoogd gemiddeld aantal boventallige thoracale ribben en een verlaagd gemiddeld aantal verbeende tarsalen. Een lichte daling van maternale gewichtstoename, significante daling van triglyceriden en significante daling van absoluut en relatief miltgewicht werden waargenomen bij 100 en 250 mg/kg/dag. De maternale NOAEL-waarde was 10 mg/kg/dag en de NOAEL-waarde voor de ontwikkeling was < 10 mg/kg/dag (AUC24u was 418 ng·u/ml op dag 19 na de bevruchting bij deze laagste geteste dosis, wat ongeveer gelijk was aan wat verkregen wordt bij een klinische dosis van 4 mg).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud capsule
Gepregelatineerd zetmeel
Maltodextrine
Crospovidon
Siliciumdioxide, colloïdaal watervrij
Natriumstearylfumaraat
Capsulewand
Pomalidomide Grindeks 1 mg capsules
Gelatine
Titaandioxide (E171)
Geel ijzeroxide (E172)
Zwart ijzeroxide (E172)
Briljantzwart BN (E151)
Patentblauw V (E131)
Azorubine – Karmozijn (E122)
Briljantblauw FCF (E133)
Witte inkt
Pomalidomide Grindeks 2 mg capsules
Gelatine
Titaandioxide (E171)
Zonnegeel FCF (E110)
Briljantzwart BN (E151)
Patentblauw V (E131)
Azorubine – Karmozijn (E122)
Witte inkt
Pomalidomide Grindeks 3 mg capsules
Gelatine
Titaandioxide (E171)
Briljantzwart BN (E151)
Patentblauw V (E131)
Azorubine – Karmozijn (E122)
Briljantblauw FCF (E133)
Erytrosine (E127)
Witte inkt
Pomalidomide Grindeks 4 mg capsules
Gelatine
Titaandioxide (E171)
Briljantblauw FCF (E133)
Briljantzwart BN (E151)
Patentblauw V (E131)
Azorubine – Karmozijn (E122)
Erytrosine (E127)
Witte inkt
Drukinkt
Schellak (E904)
Titaandioxide (E171)
Natriumhydroxide (E524)
Propyleenglycol (E1520)
Povidon (E1201)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
PVC/PCTFE/PVC/aluminium blisterverpakkingen in met 14 of 21 capsules.
PVC/PCTFE/PVC/aluminium geperforeerde eenheidsblisterverpakkingen met 14 x 1 of 21 x 1 capsules.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De capsules mogen niet worden geopend of geplet. Als er poeder van pomalidomide in aanraking komt met de huid, moet de huid onmiddellijk en grondig worden gewassen met water en zeep. Als pomalidomide in aanraking komt met de slijmvliezen, moeten deze grondig worden gespoeld met water.
Beroepsbeoefenaren in de gezondheidszorg en zorgverleners dienen wegwerphandschoenen te dragen bij het hanteren van de blisterverpakking of de capsule. De handschoenen dienen vervolgens zorgvuldig te worden uitgetrokken om blootstelling van de huid te voorkomen, in een afsluitbare plastic polyethyleen zak te worden geplaatst en te worden vernietigd overeenkomstig lokale voorschriften. Daarna dienen de handen grondig te worden gewassen met water en zeep. Vrouwen die zwanger zijn of vermoeden dat ze mogelijk zwanger zijn, mogen de blisterverpakking of de capsule niet hanteren (zie rubriek 4.4).
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften. Ongebruikt geneesmiddel moet na afloop van de behandeling worden ingeleverd bij de apotheek.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AS GRINDEKS
Krustpils iela 53,
Rīga, LV-1057,
Letland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pomalidomide Grindeks 1 mg harde capsules: RVG 132085
Pomalidomide Grindeks 2 mg harde capsules: RVG 132090
Pomalidomide Grindeks 3 mg harde capsules: RVG 132093
Pomalidomide Grindeks 4 mg harde capsules: RVG 132094
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van de eerste verlening van de vergunning: 11 december 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Laatst gedeeltelijke wijziging betreft rubriek 4.4, 4.8, 6.5: september 2025