


SmPC (samenvatting van de productkenmerken) - Polivy
1. NAAM VAN HET GENEESMIDDEL
Polivy 30 mg poeder voor concentraat voor oplossing voor infusie.
Polivy 140 mg poeder voor concentraat voor oplossing voor infusie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Polivy 30 mg poeder voor concentraat voor oplossing voor infusie
Elke injectieflacon met poeder voor concentraat voor oplossing voor infusie bevat 30 mg polatuzumab vedotin.
Na reconstitutie bevat elke ml oplossing 20 mg polatuzumab vedotin.
Polivy 140 mg poeder voor concentraat voor oplossing voor infusie
Elke injectieflacon met poeder voor concentraat voor oplossing voor infusie bevat 140 mg polatuzumab vedotin.
Na reconstitutie bevat elke ml oplossing 20 mg polatuzumab vedotin.
Polatuzumab vedotin is een antilichaam-geneesmiddelconjugaat, bestaand uit het antimitotische middel monomethylauristatine E (MMAE) dat covalent geconjugeerd is aan een tegen CD79b gericht monoklonaal antilichaam (recombinant gehumaniseerd immunoglobuline G1 [IgG1], geproduceerd in ovariumcellen van de Chinese hamster door middel van recombinant-DNA-technologie).
Hulpstoffen met bekend effect:
Elke injectieflacon van 30 mg met Polivy bevat 1,8 mg polysorbaat 20.
Elke injectieflacon van 140 mg met Polivy bevat 8,4 mg polysorbaat 20.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor concentraat voor oplossing voor infusie (poeder voor concentraat).
Witte tot grijsachtig-witte gevriesdroogde cake.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Polivy in combinatie met rituximab, cyclofosfamide, doxorubicine en prednison (R-CHP) is geïndiceerd voor de behandeling van volwassen patiënten met niet eerder behandeld diffuus grootcellig B-cellymfoom (DLBCL).
Polivy in combinatie met bendamustine en rituximab is geïndiceerd voor de behandeling van volwassen patiënten met recidiverend/refractair diffuus grootcellig B-cellymfoom (DLBCL) die niet in aanmerking komen voor hematopoëtische stamceltransplantatie.
4.2 Dosering en wijze van toediening
Polivy mag alleen worden toegediend onder toezicht van een beroepsbeoefenaar in de gezondheidszorg die ervaring heeft met het diagnosticeren en behandelen van patiënten met kanker.
Dosering
Diffuus grootcellig B-cellymfoom
Niet eerder behandelde patiënten
De aanbevolen dosering van Polivy is 1,8 mg/kg, elke 21 dagen toegediend als een intraveneuze infusie in combinatie met rituximab, cyclofosfamide, doxorubicine en prednison (R-CHP) gedurende 6 cycli. Polivy, rituximab, cyclofosfamide en doxorubicine kunnen in iedere volgorde worden toegediend op dag 1 na de toediening van prednison. Prednison wordt toegediend op dag 1-5 van elke cyclus. Cyclus 7 en 8 bestaan uit rituximab als monotherapie.
Raadpleeg de samenvatting van de productkenmerken (SmPC) van chemotherapeutische middelen die worden gegeven in combinatie met Polivy aan patiënten met niet eerder behandeld DLBCL.
Patiënten met gerecidiveerde of refractaire ziekte
De aanbevolen dosering van Polivy is 1,8 mg/kg, elke 21 dagen toegediend als een intraveneuze infusie in combinatie met bendamustine en rituximab gedurende 6 cycli. Polivy, bendamustine en rituximab kunnen in iedere volgorde worden toegediend op dag 1 van elke cyclus. Bij toediening in combinatie met Polivy is de aanbevolen dosering van bendamustine 90 mg/m2/dag op dag 1 en dag 2 van elke cyclus, en de aanbevolen dosering van rituximab 375 mg/m2 op dag 1 van elke cyclus. Vanwege de beperkte klinische ervaring bij patiënten die behandeld werden met 1,8 mg/kg Polivy en een totale dosis >240 mg kregen, wordt aanbevolen de dosering van 240 mg/cyclus niet te overschrijden.
Niet eerder behandelde patiënten en patiënten met gerecidiveerde of refractaire ziekte
Als er nog geen premedicatie is gebruikt, moet bij patiënten voorafgaand aan de toediening van Polivy premedicatie worden toegediend bestaande uit een antihistaminicum en een antipyreticum.
Uitgestelde of gemiste doses
Als een geplande dosis Polivy wordt gemist, moet deze zo snel mogelijk worden toegediend en moet het toedieningsschema worden aangepast om een interval van 21 dagen tussen opeenvolgende doses te behouden.
Dosisaanpassingen
De infusiesnelheid van Polivy moet worden verlaagd of onderbroken als de patiënt een infusiegerelateerde reactie krijgt. Polivy moet onmiddellijk en permanent worden gestaakt als de patiënt een levensbedreigende reactie krijgt.
Er zijn verschillende dosisaanpassingen voor Polivy bij patiënten met niet eerder behandeld DLBCL en bij patiënten met gerecidiveerde of refractaire ziekte.
Voor dosisaanpassingen om perifere neuropathie (zie rubriek 4.4) te behandelen, zie tabel 1 hieronder.
Tabel 1 Dosisaanpassing van Polivy om perifere neuropathie (PN) te behandelen
| Indicatie | Ernst van PN op dag 1 van een cyclus | Dosisaanpassing |
| Niet eerder behandeld DLBCL | Graad 2a | Sensorische neuropathie:
Motorische neuropathie:
Als gelijktijdige sensorische en motorische neuropathie optreedt, volg dan de meest stringente restrictieaanbeveling hierboven. |
| Graad 3a | Sensorische neuropathie:
Motorische neuropathie:
Als gelijktijdige sensorische en motorische neuropathie optreedt, volg dan de meest stringente restrictieaanbeveling hierboven. | |
| Graad 4 | Polivy staken. | |
| Recidiverend/Refractair (R/R) DLBCL | Graad 2–3 | Wacht met toediening van Polivy totdat er verbetering tot graad ≤1 is opgetreden. Als er op of vóór dag 14 verbetering tot graad ≤1 is opgetreden, dan Polivy herstarten in een permanent verlaagde dosis van 1,4 mg/kg. Als er eerdere dosisverlaging tot 1,4 mg/kg heeft plaatsgevonden, dan Polivy staken. Als er op of vóór dag 14 geen verbetering tot graad ≤1 is opgetreden, dan Polivy staken. |
| Graad 4 | Polivy staken. |
a R-CHP kan worden gecontinueerd
Voor dosisaanpassingen om myelosuppressie (zie rubriek 4.4) te behandelen, zie tabel 2 hieronder.
Tabel 2 Dosisaanpassing van Polivy, chemotherapie en rituximab om myelosuppressie te behandelen
| Indicatie | Ernst van myelosuppressie op dag 1 van een cyclus | Dosisaanpassing |
| Niet eerder behandeld DLBCL | Neutropenie van graad 3-4 | Wacht met alle behandelingen totdat de ANC* zich heeft hersteld tot >1 000/µl. Als de ANC zich op of vóór dag 7 herstelt tot >1 000/µl, dan alle behandelingen hervatten zonder aanvullende dosisverlagingen. Als de ANC zich na dag 7 herstelt tot >1 000/µl:
|
| Trombocytopenie van graad 3-4 | Wacht met alle behandelingen totdat het trombocytenaantal zich heeft hersteld tot >75 000/µl. Als het trombocytenaantal zich op of vóór dag 7 herstelt tot >75 000/µl, dan alle behandelingen hervatten zonder dosisverlagingen. Als het trombocytenaantal zich na dag 7 herstelt tot >75 000/µl:
| |
R/R DLBCL | Neutropenie van graad 3-41 | Wacht met alle behandelingen totdat de ANC zich heeft hersteld tot >1 000/µl. Als de ANC zich op of vóór dag 7 herstelt tot >1 000/µl, dan alle behandelingen hervatten zonder aanvullende dosisverlagingen. Als de ANC zich na dag 7 herstelt tot >1 000/µl:
|
| Trombocytopenie van graad 3-41 | Wacht met alle behandelingen totdat het trombocytenaantal zich heeft hersteld tot >75 000/µl. Als het trombocytenaantal zich op of vóór dag 7 herstelt tot >75 000/µl, dan alle behandelingen hervatten zonder dosisverlagingen. Als het trombocytenaantal zich na dag 7 herstelt tot >75 000/µl:
|
1 Als de primaire oorzaak het gevolg is van lymfoom, hoeft de dosis bendamustine mogelijk niet verlaagd te worden.
*ANC: absoluut aantal neutrofielen
Voor dosisaanpassingen om infusiegerelateerde reacties (zie rubriek 4.4) te behandelen, zie tabel 3 hieronder.
Tabel 3 Dosisaanpassing van Polivy om infusiegerelateerde reacties (IRR’s) te behandelen
| Indicatie | Ernst van IRR op dag 1 van een cyclus | Dosisaanpassing |
Niet eerder behandeld en R/R DLBCL | IRR van graad 1–3 | Onderbreek de infusie met Polivy en geef ondersteunende behandeling. Staak de behandeling met Polivy permanent bij het voor het eerst optreden van graad 3 piepende ademhaling, bronchospasme of algemene urticaria. Staak de behandeling met Polivy permanent bij terugkerende graad 2 piepende ademhaling of urticaria, of voor elke terugkerende graad 3 symptomen. Anders kan de infusie, als de symptomen volledig zijn verdwenen, worden hervat op 50% van de snelheid die was bereikt vóór de onderbreking. Bij afwezigheid van infusiegerelateerde symptomen kan de infusiesnelheid elke 30 minuten opgehoogd worden met stappen van 50 mg/uur. Geef de volgende cyclus Polivy gedurende 90 minuten. Als er geen infusiegerelateerde reacties optreden mogen daaropvolgende infusies gedurende 30 minuten worden gegeven. Dien voor elke cyclus premedicatie toe. |
| IRR van graad 4 | Stop onmiddellijk met de infusie van Polivy. Geef ondersteunende behandeling. Staak de behandeling met Polivy permanent. |
Speciale populaties
Ouderen
Bij patiënten ≥65 jaar is aanpassing van de dosis Polivy niet nodig (zie rubriek 5.2).
Verminderde nierfunctie
Bij patiënten met een creatinineklaring (CrCl) ≥30 ml/min is aanpassing van de dosis Polivy niet nodig. Vanwege de beperkte gegevens is er geen aanbevolen dosering vastgesteld voor patiënten met een CrCl <30 ml/min.
Verminderde leverfunctie
De toediening van Polivy moet worden vermeden bij patiënten met een matig of ernstig verminderde leverfunctie (bilirubine hoger dan 1,5 x de bovengrens van normaal [ULN]).
Bij patiënten met een licht verminderde leverfunctie (bilirubine hoger dan ULN tot minder dan of gelijk aan 1,5 x ULN, of aspartaataminotransferase [ASAT] hoger dan ULN) is aanpassing van de startdosering niet nodig.
Bij de onderzochte populatie met een licht verminderde leverfunctie (gedefinieerd als ASAT of ALAT hoger dan 1,0 tot 2,5 x ULN, of totaal bilirubine hoger dan 1,0 tot 1,5 x ULN) was de blootstelling aan ongeconjugeerd MMAE met niet meer dan 40% verhoogd. Dit werd niet als klinisch significant beschouwd.
Pediatrische patiënten
De veiligheid en werkzaamheid bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Polivy is voor intraveneus gebruik.
De startdosis Polivy moet worden toegediend als een 90 minuten durende intraveneuze infusie. Patiënten moeten tijdens de infusie en gedurende ten minste 90 minuten na afloop van de toediening van de startdosis worden gecontroleerd op infusiegerelateerde reacties.
Als de voorgaande infusie goed verdragen werd, kan de daaropvolgende dosis Polivy worden toegediend als een 30 minuten durende infusie. Patiënten moeten tijdens de infusie en gedurende ten minste 30 minuten na afloop van de infusie worden gecontroleerd.
Polivy moet onder toezicht van een beroepsbeoefenaar in de gezondheidszorg onder aseptische omstandigheden worden gereconstitueerd en verdund. Het moet worden toegediend als een intraveneuze infusie via een aparte infuuslijn die voorzien is van een steriel, niet-pyrogeen in-line- of add-onfilter met een lage eiwitbinding (poriegrootte van 0,2 of 0,22 micrometer) en een katheter. Polivy mag niet worden toegediend als intraveneuze push- of bolusinjectie.
Voor instructies over reconstitutie en verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
Te nemen voorzorgen voorafgaand aan hanteren of toediening van het geneesmiddel Polivy bevat een cytotoxische component, welke covalent gebonden is aan het monoklonale antilichaam. Volg de van toepassing zijnde procedure voor correcte hantering en verwijdering (zie rubriek 6.6).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Actieve ernstige infecties (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Myelosuppressie
Bij patiënten die werden behandeld met Polivy is al bij de eerste cyclus van de behandeling ernstige neutropenie en febriele neutropenie gemeld. Profylactische toediening van ganulocyte colony stimulating factor (G-CSF) was tijdens de klinische ontwikkeling nodig en moet worden overwogen. Bij gebruik van Polivy kan ook trombocytopenie van graad 3 of 4 of anemie optreden. Voorafgaand aan elke dosis Polivy moet controle van het volledige bloedbeeld plaatsvinden. Bij patiënten met neutropenie en/of trombocytopenie van graad 3 of 4 moeten vaker controles van laboratoriumwaarden en/of uitstel of staking van toediening van Polivy worden overwogen (zie rubriek 4.2).
Perifere neuropathie (PN)
Bij patiënten die werden behandeld met Polivy werd al bij de eerste cyclus van de behandeling PN gemeld, en het risico neemt toe met daaropvolgende doses. Bij patiënten met bestaande PN kan verergering van deze aandoening optreden. De bij behandeling met Polivy gemelde PN betreft hoofdzakelijk sensorische PN. Er is echter ook motorische en sensomotorische PN gemeld. Patiënten moeten worden gecontroleerd op symptomen van PN, zoals hypo-esthesie, hyperesthesie, paresthesie, dysesthesie, neuropathische pijn, branderig gevoel, spierzwakte of loopstoornis. Bij patiënten met nieuwe of verergerde PN kan uitstel, dosisverlaging of staken van Polivy noodzakelijk zijn (zie rubriek 4.2).
Infecties
Bij patiënten die werden behandeld met Polivy zijn ernstige, levensbedreigende of dodelijke infecties, waaronder opportunistische infecties, zoals pneumonie (waaronder pneumonie veroorzaakt door Pneumocystis jiroveci of andere schimmels), bacteriëmie, sepsis, herpesinfectie en cytomegalovirusinfectie gemeld (zie rubriek 4.8). Reactivatie van latente infecties is gemeld. Patiënten moeten tijdens de behandeling nauwlettend worden gecontroleerd op tekenen van bacteriële, schimmel- of virusinfecties en moeten medische hulp inroepen wanneer verschijnselen en symptomen optreden. Infectieprofylaxe moet worden overwogen gedurende de hele behandeling met Polivy. Polivy mag niet worden toegediend als er sprake is van een actieve ernstige infectie. Polivy en gelijktijdig gebruikte chemotherapie moeten worden gestaakt bij patiënten die een ernstige infectie krijgen.
Humaan immunodeficiëntievirus (hiv)
Polivy is niet onderzocht bij patiënten met hiv. Voor gelijktijdig gebruik van CYP3A-remmers zie rubriek 4.5.
Immunisatie
Levende of levende verzwakte vaccins mogen niet gelijktijdig met de behandeling worden toegediend. Er is geen onderzoek gedaan bij patiënten die recentelijk levende vaccins hebben ontvangen.
Progressieve multifocale leuko-encefalopathie (PML)
| Bij behandeling met Polivy is PML gemeld (zie rubriek 4.8). Patiënten moeten nauwlettend worden | |
| gecontroleerd op nieuwe of verergerde neurologische, cognitieve of gedragsveranderingen die PML | |
| doen vermoeden. Als PML wordt vermoed moet worden gewacht met de toediening van Polivy en | |
| eventuele gelijktijdig gebruikte chemotherapeutica, en als de diagnose wordt bevestigd moeten Polivy | |
| en eventuele gelijktijdig gebruikte chemotherapeutica permanent worden gestaakt. | |
Tumorlysissyndroom (TLS)
Patiënten met een hoge tumorlast en een snel prolifererende tumor kunnen een verhoogd risico hebben op TLS. Voorafgaand aan behandeling met Polivy moeten gepaste maatregelen/profylaxe worden getroffen, in overeenstemming met lokale richtlijnen. Patiënten moeten tijdens behandeling met Polivy nauwlettend worden gecontroleerd op TLS.
Infusiegerelateerde reacties
Polivy kan infusiegerelateerde reacties (IRR’s) veroorzaken, waaronder ernstige gevallen. Vertraagde IRR’s traden op tot 24 uur na toediening van Polivy. Een antihistaminicum en antipyreticum moeten voorafgaand aan de toediening van Polivy worden gegeven en de patiënt moet nauwlettend worden gecontroleerd tijdens de infusie. Als een IRR optreedt, moet de infusie worden onderbroken en moet gepaste medische behandeling worden gestart (zie rubriek 4.2).
Embryofoetale toxiciteit
Op basis van het werkingsmechanisme en niet-klinische onderzoeken kan Polivy schadelijk zijn voor de foetus als het aan een zwangere vrouw wordt toegediend (zie rubriek 5.3). Zwangere vrouwen moeten worden geïnformeerd over het risico voor de foetus.
Vrouwen die zwanger kunnen worden, moet worden aangeraden effectieve anticonceptie te gebruiken tijdens de behandeling met Polivy en gedurende ten minste 9 maanden na de laatste dosis (zie rubriek 4.6). Mannelijke patiënten met een vrouwelijke partner die zwanger kan worden, moet worden aangeraden effectieve anticonceptie te gebruiken tijdens de behandeling met Polivy en gedurende ten minste 6 maanden na de laatste dosis (zie rubriek 4.6).
Vruchtbaarheid
Gebruik van polatuzumab vedotin veroorzaakte testiculaire toxiciteit in niet-klinische onderzoeken en kan de mannelijke reproductieve functie en vruchtbaarheid aantasten (zie rubriek 5.3). Mannen die worden behandeld met Polivy worden daarom geadviseerd om spermamonsters te bewaren en op te laten slaan voor aanvang van de behandeling (zie rubriek 4.6).
Ouderen
Van de 435 niet eerder behandelde DLBCL-patiënten die werden behandeld met Polivy in combinatie met R-CHP in onderzoek GO39942 waren er 227 (52,2%) ≥ 65 jaar oud. Bij patiënten van ≥ 65 jaar was de incidentie van ernstige bijwerkingen 39,2% en 28,4% bij patiënten van < 65 jaar. De incidentie van ernstige bijwerkingen die werd waargenomen bij oudere patiënten in de onderzoeksarm met rituximab, cyclofosfamide, doxorubicine, vincristine en prednisolon (R-CHOP) was vergelijkbaar.
Van de 151 eerder behandelde DLBCL-patiënten die werden behandeld met Polivy in combinatie met bendamustine en rituximab (BR) in onderzoek GO29365 waren er 103 (68%) ≥ 65 jaar oud. De incidentie van ernstige bijwerkingen was vergelijkbaar tussen patiënten van ≥ 65 jaar (55%) en die van < 65 jaar oud (56%). De klinische onderzoeken met Polivy bevatten niet voldoende aantallen patiënten van ≥ 65 jaar oud om te bepalen of deze patiënten anders reageren dan jongere patiënten.
Hepatotoxiciteit
Bij patiënten die werden behandeld met Polivy hebben zich ernstige gevallen van hepatotoxiciteit voorgedaan die passen bij hepatocellulaire schade, waaronder verhogingen van transaminasen en/of bilirubine (zie rubriek 4.8). Bestaande leverziekte, verhoogde leverenzymwaarden voor aanvang van de behandeling en gebruik van comedicatie kunnen het risico verhogen. Er moet controle van de leverenzymwaarden en het bilirubinegehalte plaatsvinden (zie rubriek 4.2).
Letsel op infuusplaats na extravasatie
Huid- en wekedelenletsel na toediening van de polatuzumab vedotin is waargenomen, binnen uren tot weken, na het optreden van extravasatie (zie rubriek 4.8). Zorg voor een goede veneuze toegang voordat u begint met toedienen van Polivy en controleer tijdens de toediening op mogelijke extravasatie op de infuusplaats. Als extravasatie optreedt, stop dan de infusie, controleer op weefselschade en behandel in overeenstemming met de lokale klinische richtlijnen.
Op basis van het klinische oordeel van de behandelend arts kan de resterende dosis in een ander ledemaat worden toegediend.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, d.w.z. dat het in wezen 'natriumvrij' is.
Dit geneesmiddel bevat polysorbaat 20. Elke injectieflacon met Polivy 30 mg poeder voor concentraat voor oplossing voor infusie bevat 1,8 mg polysorbaat 20. Elke injectieflacon met Polivy 140 mg poeder voor concentraat voor oplossing voor infusie bevat 8,4 mg polysorbaat 20. Dit komt overeen met 1,2 mg/ml. Polysorbaat 20 kan allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen gericht klinisch onderzoek naar geneesmiddelinteracties met polatuzumab vedotin bij mensen uitgevoerd.
Geneesmiddelinteracties met gelijktijdig gebruikte CYP3A4-remmers, -substraten of -inductoren en gelijktijdig gebruikte P-gp-remmers
Op basis van fysiologisch-gebaseerde farmacokinetisch (PBPK) model-simulaties met uit polatuzumab vedotin vrijgekomen MMAE, kunnen sterke CYP3A4- en P-gp-remmers (bijvoorbeeld ketoconazol) de oppervlakte onder de concentratie-tijdcurve (AUC) van ongeconjugeerd MMAE met 48% doen toenemen. Voorzichtigheid is geboden bij gelijktijdige behandeling met CYP3A4-remmers. Patiënten die gelijktijdig sterke CYP3A-remmers (bijvoorbeeld boceprevir, claritromycine, cobicistat, indinavir, itraconazol, nefazodon, nelfinavir, posaconazol, ritonavir, saquinavir, telaprevir, telitromycine, voriconazol) krijgen, moeten extra nauwlettend worden gecontroleerd op tekenen van toxiciteit.
Het wordt niet verwacht dat ongeconjugeerd MMAE de AUC verandert van gelijktijdig gebruikte CYP3A4-substraatgeneesmiddelen (bijvoorbeeld midazolam).
Sterke CYP3A4-inductoren (bijvoorbeeld rifampicine, carbamazepine, fenobarbital, fenytoïne, sint-janskruid [Hypericum perforatum]) kunnen de blootstelling van ongeconjugeerd MMAE verminderen.
Geneesmiddelinteracties van rituximab, bendamustine, cyclofosfamide en doxorubicine gebruikt in combinatie met polatuzumab vedotin
| De farmacokinetiek (PK) van rituximab |
, bendamustine, cyclofosfamide en doxorubicine wordt niet
| beïnvloed door gelijktijdige toediening met polatuzumab vedotin. Op basis van farmacokinetische | |||||||
| populatieanalyses is gelijktijdig gebruik van rituximab gerelateerd aan een 24% hogere | |||||||
| plasma-AUC-waarde voor aan antilichaam geconjugeerde MMAE (acMMAE), en een 37% lagere | |||||||
| plasma-AUC-waarde voor ongeconjugeerde MMAE. De plasma-AUC-waarde voor acMMAE en | |||||||
| ongeconjugeerde MMAE van Polivy plus R-CHP is in lijn met andere onderzoeken naar Polivy. Er is | |||||||
| geen dosisaanpassing nodig. | |||||||
| Bendamustine heeft geen invloed op de plasma-AUC-waarden voor acMMAE en ongeconjugeerde | |||||||
| MMAE. | |||||||
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen
Vrouwen
Vrouwen die zwanger kunnen worden, moet worden aangeraden effectieve anticonceptie te gebruiken tijdens de behandeling met polatuzumab vedotin en gedurende ten minste 9 maanden na de laatste dosis.
Mannen
Mannelijke patiënten met een vrouwelijke partner die zwanger kan worden, moet worden aangeraden effectieve anticonceptie te gebruiken tijdens de behandeling met polatuzumab vedotin en gedurende ten minste 6 maanden na de laatste dosis.
Zwangerschap
Er zijn geen gegevens over zwangere vrouwen die Polivy gebruikten. Dieronderzoeken hebben reproductieve toxiciteit laten zien (zie rubriek 5.3). Op basis van het werkingsmechanisme en niet-klinische onderzoeken kan polatuzumab vedotin schadelijk zijn voor de foetus als het toegediend wordt aan een zwangere vrouw. Bij vrouwen die zwanger kunnen worden moet de zwangerschapsstatus worden gecontroleerd voorafgaand aan behandeling. Polivy wordt niet aanbevolen voor gebruik tijdens de zwangerschap of bij vrouwen die zwanger kunnen worden en die geen anticonceptie gebruiken, tenzij het potentiële voordeel voor de moeder zwaarder weegt dan het potentiële risico voor de foetus.
Borstvoeding
Het is niet bekend of polatuzumab vedotin of de metabolieten daarvan in de moedermelk worden uitgescheiden. Een risico voor kinderen die borstvoeding krijgen kan niet worden uitgesloten. Vrouwen moeten het geven van borstvoeding staken tijdens de behandeling met Polivy en gedurende ten minste 3 maanden na de laatste dosis.
Vruchtbaarheid
Gebruik van polatuzumab vedotin veroorzaakte testiculaire toxiciteit in niet-klinische onderzoeken en kan de mannelijke reproductieve functie en vruchtbaarheid aantasten (zie rubriek 5.3). Mannen die worden behandeld met dit middel worden daarom geadviseerd om spermamonsters te bewaren en op te laten slaan voor aanvang van de behandeling. Mannen die worden behandeld met Polivy worden geadviseerd om geen kinderen te verwekken gedurende de behandeling en tot 6 maanden na de laatste dosering.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Polivy heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Tijdens behandeling met Polivy kunnen IRR’s, PN, vermoeidheid en duizeligheid optreden (zie rubriek 4.4 en 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van Polivy is beoordeeld bij 435 patiënten in onderzoek GO39942 (POLARIX). De bijwerkingen beschreven in rubriek 4.8 werden vastgesteld:
- tijdens de behandeling en follow-up van niet eerder behandelde DLBCL-patiënten uit het klinische registratieonderzoek GO39942 (POLARIX), die Polivy plus R-CHP (n=435) of R-CHOP (n=438) kregen. In de Polivy plus R-CHP-groep kreeg 91,7% van de patiënten 6 cycli Polivy versus 88,5% van de patiënten die 6 cycli vincristine kregen in de R-CHOP-groep.
Bij niet eerder behandelde DLBCL-patiënten die werden behandeld met Polivy plus R-CHP:
- De meest (≥ 30%) gemelde bijwerkingen bij niet eerder behandelde DLBCL-patiënten die behandeld werden met Polivy plus R-CHP waren perifere neuropathie (52,9%), misselijkheid (41,6%), neutropenie (38,4%) en diarree (30,8%).
- Ernstige bijwerkingen werden gemeld bij 24,1% van de met Polivy plus R-CHP behandelde patiënten.
- De meest voorkomende ernstige bijwerkingen die werden gemeld bij ≥ 5% van de patiënten waren febriele neutropenie (10,6%) en pneumonie (5,3%).
- De bijwerking die bij > 1% van de met Polivy plus R-CHP behandelde patiënten leidde tot het staken van het behandelregime was pneumonie (1,1%).
De veiligheid van Polivy is beoordeeld bij 151 patiënten in onderzoek GO29365. De bijwerkingen beschreven in rubriek 4.8 werden vastgesteld:
- tijdens de behandeling en follow-up van eerder behandelde DLBCL-patiënten (n=151) uit het klinische registratieonderzoek GO29365. Dit omvatte patiënten uit de aanloopfase (n=6), gerandomiseerde patiënten (n=39) en patiënten uit het verlengingscohort (n=106) die Polivy plus BR kregen en vergeleken werden met gerandomiseerde patiënten (n=39) die alleen BR kregen. Patiënten in de onderzoeksarmen kregen een mediaan aantal van 5 behandelcycli, terwijl gerandomiseerde patiënten in de vergelijkingsarm een mediaan aantal van 3 behandelcycli kregen.
Bij eerder behandelde DLBCL-patiënten die behandeld werden met Polivy plus BR:
- De meest (≥ 30%) gemelde bijwerkingen (elke graad) bij eerder behandelde DLBCL-patiënten die behandeld werden met Polivy plus BR waren neutropenie (45,7%), diarree (35,8%), misselijkheid (33,1%), trombocytopenie (32,5%), anemie (31,8%) en perifere neuropathie (30,5%).
- Ernstige bijwerkingen werden gemeld bij 41,7% van de met Polivy plus BR behandelde patiënten.
- De meest voorkomende ernstige bijwerkingen die werden gemeld bij ≥ 5% van de patiënten waren febriele neutropenie (10,6%), sepsis (9,9%), pneumonie (8,6%) en pyrexie (7,9%).
- De bijwerking die bij > 5% van de met Polivy plus BR behandelde patiënten leidde tot het staken van het behandelregime was trombocytopenie (7,9%).
Bijwerkingen in tabelvorm uit klinische onderzoeken
De bijwerkingen bij 586 patiënten die behandeld werden met Polivy staan weergegeven in tabel 4. De bijwerkingen zijn hieronder per MedDRA-systeem/orgaanklasse (SOK) en per frequentiecategorie weergegeven. Bij elke bijwerking is de indeling in frequentiecategorieën gebaseerd op de volgende conventie: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1 000, <1/100), zelden (≥1/10 000, <1/1 000), zeer zelden (<1/10 000). De bijwerkingen worden per frequentiegroep in afnemende ernst vermeld.
Tabel 4 Overzicht van bijwerkingen bij patiënten die behandeld werden met Polivy in klinische onderzoeken
| Infecties en parasitaire aandoeningen | |
| Zeer vaak | pneumoniea, bovenste luchtweginfectie |
| Vaak | sepsisa, herpesvirusinfectiea, cytomegalovirusinfectie, urineweginfectie |
| Bloed- en lymfestelselaandoeningen | |
| Zeer vaak | febriele neutropenie, neutropenie, trombocytopenie, anemie, leukopenie |
| Vaak | lymfopenie, pancytopenie |
| Voedings- en stofwisselingsstoornissen | |
| Zeer vaak | hypokaliëmie, verminderde eetlust |
| Vaak | hypocalciëmie, hypoalbuminemie |
| Zenuwstelselaandoeningen | |
| Zeer vaak | perifere neuropathie |
| Vaak | duizeligheid |
| Oogaandoeningen | |
| Soms | wazig zienb |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Zeer vaak | hoesten | |
| Vaak | pneumonitis, dyspneuc | |
| Maagdarmstelselaandoeningen | ||
| Zeer vaak | diarree, misselijkheid, obstipatie, braken, mucositisc, buikpijn | |
| Lever- en galaandoeningen | ||
| Vaak | transaminasen verhoogd | |
| Huid- en onderhuidaandoeningen | ||
| Zeer vaak | alopeciac | |
| Vaak | pruritus, huidinfectiec, rashc, droge huidc | |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Vaak | artralgie, myalgiec | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Zeer vaak | pyrexie, vermoeidheid, asthenie | |
| Vaak | perifeer oedeemc, koude rillingen | |
| Soms | extravasatie op infuusplaats | |
| Onderzoeken | ||
| Zeer vaak | gewichtsafname | |
| Vaak | verhoogd lipaseb, hypofosfatemie | |
| Letsels, intoxicaties en verrichtingscomplicaties | ||
| Zeer vaak | infusiegerelateerde reacties | |
a Bijwerking geassocieerd met fatale afloop
b Bijwerkingen die alleen werden waargenomen bij recidiverend/refractair DLBCL
c Bijwerkingen die alleen werden waargenomen bij niet eerder behandeld DLBCL
De bijwerkingen werden waargenomen bij zowel niet eerder behandeld DLBCL als recidiverend of refractair DLBCL, behalve waar een voetnoot dit aangeeft.
Zelden en zeer zelden voorkomende bijwerkingen: geen
Beschrijving van geselecteerde bijwerkingen
Myelosuppressie
In placebogecontroleerd onderzoek GO39942 (POLARIX) staakte 0,5% van de patiënten in de onderzoeksarm met Polivy plus R-CHP de behandeling vanwege neutropenie. Geen van de patiënten in de onderzoeksarm met R-CHOP staakte de behandeling vanwege neutropenie. Gevallen van trombocytopenie leidden tot staken van de behandeling bij 0,2% van de patiënten in de onderzoeksarm met Polivy plus R-CHP vergeleken met geen van de patiënten in de onderzoeksarm met R-CHOP. Geen van de patiënten staakte de behandeling vanwege anemie in de onderzoeksarm met Polivy plus R-CHP of de onderzoeksarm met R-CHOP.
In open-label onderzoek GO29365 staakte 4% van de patiënten in de onderzoeksarmen met Polivy plus BR de behandeling met Polivy vanwege neutropenie, vergeleken met 2,6% van de patiënten die de behandeling staakte vanwege neutropenie in de onderzoeksarm met BR. Gevallen van trombocytopenie leidden tot het staken van de behandeling bij 7,9% van de patiënten in de onderzoeksarmen met Polivy plus BR en bij 5,1% van de patiënten in de onderzoeksarm met BR. Noch in de onderzoeksarmen met Polivy plus BR noch in de onderzoeksarm met BR waren er patiënten die vanwege anemie de behandeling staakten. In de onderzoeksarmen met Polivy plus BR werden neutropenie, trombocytopenie en anemie van graad 3 of hoger gemeld bij respectievelijk 40,4%, 25,8% en 12,6% van de patiënten.
Perifere neuropathie (PN)
In placebogecontroleerd onderzoek GO39942 (POLARIX) werd in de onderzoeksarn met Polivy plus R-CHP PN van graad 1, 2 en 3 gemeld bij respectievelijk 39,1%, 12,2% en 1,6% van de patiënten. In de onderzoeksarm met R-CHOP werd PN van graad 1, 2 en 3 bij respectievelijk 37,2%, 15,5% en 1,1% van de patiënten gemeld. Noch in de onderzoeksarm met Polivy plus R-CHP noch in de onderzoeksarm met R-CHOP werden gevallen van PN van graad 4-5 gemeld. In de onderzoeksarm met Polivy plus R-CHP waren er 0,7% van de patiënten bij wie vanwege PN de behandeling werd gestaakt vergeleken met 2,3% van de patiënten in de onderzoeksarm met R-CHOP. De dosis werd verlaagd vanwege PN bij 4,6% van de patiënten in de onderzoeksarm met Polivy plus R-CHP vergeleken met 8,2% van de patiënten in de onderzoeksarm met R-CHOP. In de onderzoeksarm met Polivy plus R-CHP was de mediane tijd tot het optreden van het eerste voorval van PN 2,27 maanden in vergelijking met 1,87 maanden in de onderzoeksarm met R-CHOP. PN-voorvallen herstelden bij 57,8% van de patiënten in de onderzoeksarm met Polivy plus R-CHP vanaf de klinische afkapdatum vergeleken met 66,9% in de onderzoeksarm met R-CHOP. De mediane tijd tot herstel van perifere neuropathie was 4,04 maanden in de onderzoeksarm met Polivy plus R-CHP vergeleken met 4,6 maanden in de onderzoeksarm met R-CHOP.
In open-label onderzoek GO29365 werd in de onderzoeksarmen met Polivy plus BR PN van graad 1 en PN van graad 2 bij respectievelijk 15,9% en 12,6% van de patiënten gemeld. In de onderzoeksarmen met BR werd PN van graad 1 en PN van graad 2 bij respectievelijk 2,6% en 5,1% van de patiënten gemeld. In de onderzoeksarmen met Polivy plus BR werd één PN-voorval van graad 3 gemeld en geen van de patiënten in de onderzoeksarm met BR meldde PN. Noch in de onderzoeksarmen met Polivy plus BR noch in de onderzoeksarm met BR werden gevallen van PN van graad 4-5 gemeld. Van de patiënten staakte 2,6% de behandeling met Polivy vanwege PN en bij 2,0% van de patiënten werd de Polivy-dosis verlaagd vanwege PN. In de onderzoeksarm met BR waren er geen patiënten bij wie vanwege PN de behandeling werd gestaakt of de dosis werd verlaagd. In de onderzoeksarmen met Polivy plus BR was de mediane tijd tot het optreden van het eerste geval van PN 1,6 maanden en werd bij 39,1% van de patiënten herstel van het PN-voorval gemeld.
Infecties
In placebogecontroleerd onderzoek GO39942 (POLARIX) werden infecties, waaronder pneumonie en andere soorten infecties, gemeld bij 49,7% van de patiënten in de onderzoeksarm met Polivy plus R-CHP en bij 42,7% van de patiënten in de onderzoeksarm met R-CHOP. Infecties van graad 3-4 traden op bij 14,0% van de patiënten in de onderzoeksarm met Polivy plus R-CHP en bij 11,2% van de patiënten in de onderzoeksarm met R-CHOP. In de onderzoeksarm met Polivy plus R-CHP werden ernstige infecties bij 14,0% van de patiënten en dodelijke infecties bij 1,1% van de patiënten gemeld. In de onderzoeksarm met R-CHOP werden ernstige infecties bij 10,3% van de patiënten en dodelijke infecties bij 1,4% van de patiënten gemeld. In de onderzoeksarm met Polivy plus R-CHP staakten 7 patiënten (1,6%) de behandeling vanwege een infectie, ten opzichte van 10 patiënten (2,3%) in de onderzoeksarm met R-CHOP.
In open-label onderzoek GO29365 werden infecties, waaronder pneumonie en andere soorten infectie, gemeld bij 48,3% van de patiënten in de onderzoeksarmen met Polivy plus BR en bij 51,3% van de patiënten in de onderzoeksarm met BR. In de onderzoeksarmen met Polivy plus BR werden ernstige infecties bij 27,2% van de patiënten en dodelijke infecties bij 6,6% van de patiënten gemeld. In de onderzoeksarm met BR werden ernstige infecties bij 30,8% van de patiënten en dodelijke infecties bij 10,3% van de patiënten gemeld. In de onderzoeksarmen met Polivy plus BR staakten 4 patiënten (2,6%) de behandeling vanwege een infectie, ten opzichte van 2 patiënten (5,1%) in de onderzoeksarm met BR.
Progressieve multifocale leuko-encefalopathie (PML)
In placebogecontroleerd onderzoek GO39942 (POLARIX) werden geen gevallen van PML gemeld.
In open-label onderzoek GO29365 deed zich 1 geval van PML voor, dat dodelijk was, bij een patiënt die behandeld werd met Polivy plus bendamustine en obinutuzumab. Deze patiënt had drie eerdere behandellijnen gekregen, waaronder anti-CD20 antilichamen.
Hepatotoxiciteit
In placebogecontroleerd onderzoek GO39942 (POLARIX) werd hepatotoxiciteit gemeld bij 10,6% van de patiënten in de onderzoeksarm met Polivy plus R-CHP en bij 7,3% van de patiënten in de onderzoeksarm met R-CHOP. In de onderzoeksarm met Polivy plus R-CHP waren de meeste gevallen van graad 1-2 (8,7%) en gevallen van graad 3 werden gemeld bij 1,8% van de patiënten. Er werden geen gevallen van graad 4 of 5 gemeld. Er werd bij 1 patiënt (0,2%) ernstige hepatotoxiciteit gemeld en deze was reversibel.
In een ander onderzoek werden 2 gevallen van ernstige hepatotoxiciteit (hepatocellulaire schade en steatosis hepatis) gemeld en deze waren reversibel.
Gastro-intestinale toxiciteit
In placebogecontroleerd onderzoek GO39942 (POLARIX) werden gevallen van gastro-intestinale toxiciteit gemeld bij 76,1% van de patiënten in de onderzoeksarm met Polivy plus R-CHP, vergeleken met 71,9% van de patiënten in de onderzoeksarm met R-CHOP. De meeste gevallen waren van graad 1-2. Gevallen van gastro-intestinale toxiciteit van graad ≥3 werden gemeld bij 9,7% van de patiënten in de onderzoeksarm met Polivy plus R-CHP, vergeleken met 8,2% van de patiënten in de onderzoeksarm met R-CHOP. De meest voorkomende gevallen van gastro-intestinale toxiciteit betroffen misselijkheid en diarree.
In open-label onderzoek GO29365 werden gevallen van gastro-intestinale toxiciteit gemeld bij 72,8% van de patiënten in de onderzoeksarmen met Polivy plus BR, vergeleken met 66,7% van de patiënten in de onderzoeksarm met BR. De meeste gevallen waren van graad 1-2. Gevallen van gastro-intestinale toxiciteit van graad 3-4 werden gemeld bij 16,5% van de patiënten in de onderzoeksarmen met Polivy plus BR, vergeleken met 12,9% van de patiënten in de onderzoeksarm met BR. De meest voorkomende gevallen van gastro-intestinale toxiciteit betroffen diarree en misselijkheid.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen ervaring met overdosering opgedaan in klinische onderzoeken met mensen. De hoogste dosis die tot nu toe is getest, is 2,4 mg/kg, toegediend als intraveneuze infusie; het werd geassocieerd met een hogere frequentie en ernst van PN-voorvallen. Bij patiënten bij wie sprake is van overdosering, moet onmiddellijk de infusie worden onderbroken en nauwlettende controle plaatsvinden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen; andere monoklonale antilichamen en antilichaam-geneesmiddelconjugaten
ATC-code: L01FX14
Werkingsmechanisme
Polatuzumab vedotin is een tegen CD79b gericht antilichaam-geneesmiddelconjugaat dat een sterk antimitotisch middel (monomethylauristatine E, oftewel MMAE) preferentieel afgeeft aan B-cellen, wat ertoe leidt dat maligne B-cellen worden gedood. Het polatuzumab vedotin-molecuul bestaat uit MMAE dat door middel van een splitsbare koppeling covalent gebonden is aan een gehumaniseerd monoklonaal immunoglobuline G1-antilichaam. Het monoklonale antilichaam bindt zich met een hoge mate van affiniteit en selectiviteit aan CD79b, een celoppervlakcomponent van de B-celreceptor. CD79b-expressie beperkt zich tot normale cellen binnen de B-cellijn (met uitzondering van plasmacellen) en maligne B-cellen; CD79b wordt bij >95% van de diffuus grootcellige B-cellymfomen tot expressie gebracht. Na de binding aan CD79b wordt polatuzumab vedotin snel geïnternaliseerd en wordt de koppeling door lysosomale proteasen gesplitst, wat intracellulaire afgifte van MMAE mogelijk maakt. MMAE bindt zich aan microtubuli en doodt delende cellen door de celdeling te remmen en apoptose te induceren.
Farmacodynamische effecten
Elektrocardiofysiologie
Op basis van ECG-gegevens van twee open-label onderzoeken bij patiënten met eerder behandelde B-celmaligniteiten verlengde polatuzumab vedotin bij de aanbevolen dosering niet het gemiddelde QTc-interval in enige klinisch relevante mate.
Klinische werkzaamheid en veiligheid
Niet eerder behandeld DLBCL
De werkzaamheid van Polivy is beoordeeld in een internationaal, gerandomiseerd, dubbelblind, placebogecontroleerd multicenteronderzoek (POLARIX, GO39942) met 879 patiënten met niet eerder behandeld DLBCL.
Geschikte patiënten waren 18-80 jaar oud en hadden een International Prognostic Index (IPI)-score van 2-5 en een ECOG-prestatiestatus van 0-2. Histologieën omvatten DLBCL (not otherwise specified (NOS), activated B-cell-type (ABC), germinal center B-cell-type (GCB)), HGBL (NOS, double-hit, triple-hit) en andere grootcellige B-cellymfoom-subtypes (EBV-positief, T-cell rich/histiocyte rich). De patiënten hadden geen bekend CZS-lymfoom of perifere neuropathie > graad 1.
De patiënten werden in een verhouding van 1:1 gerandomiseerd naar behandeling met Polivy plus R-CHP of behandeling met R-CHOP gedurende 6 cycli van 21 dagen, gevolgd door twee extra cycli met alleen rituximab in beide onderzoeksarmen. De patiënten werden gestratificeerd op basis van de IPI-score (2 vs. 3-5), aanwezigheid of afwezigheid van een hoge tumorlast (laesie ≥ 7,5 cm) en geografische regio.
Polivy werd in een dosering van 1,8 mg/kg intraveneus toegediend op dag 1 van cycli 1-6. R-CHP of R-CHOP werd toegediend op dag 1 van cycli 1-6, gevolgd door alleen rituximab op dag 1 van cycli 7-8. De dosering werd in elke onderzoeksarm toegediend volgens het volgende schema:
- Polivy plus R-CHP-arm: Polivy 1,8 mg/kg, rituximab 375 mg/m2, cyclofosfamide 750 mg/m2, doxorubicine 50 mg/m2 en oraal prednison 100 mg/dag, op dag 1-5 van elke cyclus.
- R-CHOP-arm: rituximab 375 mg/m2, cyclofosfamide 750 mg/m2, doxorubicine 50 mg/m2, vincristine 1,4 mg/m2 en oraal prednison 100 mg/dag, op dag 1-5 van elke cyclus.
De twee onderzoeksarmen waren over het algemeen gelijk met betrekking tot demografische uitgangswaarden en ziektekenmerken. De mediane leeftijd was 65 jaar (bereik 19 tot 80 jaar), 53,6% van de patiënten was blank en 53,8% was man, 43,8% had een hoge tumorlast, 38,0% had een IPI-score van 2, 62,0% had een IPI-score van 3-5 en 88,7% had ziektestadium 3 of 4. De meerderheid van de patiënten (84,2%) had DLBCL (waaronder NOS, ABC en GCB).
Bij 211 patiënten was er geen cell of origin (COO)-resultaat gemeld. Van de COO-evalueerbare populatie (n=668) had 33,1% van de patiënten ABC-type DLBCL en 52,7% van de patiënten had GCB-type DLBCL middels genexpressieprofilering.
Het primaire eindpunt van het onderzoek was de door de onderzoeker beoordeelde progressievrije overleving. De mediane duur van de follow-up was 28,2 maanden. Werkzaamheidsresultaten staan weergegeven in tabel 5 en in figuur 1.
Tabel 5 Overzicht van de werkzaamheid bij patiënten met niet eerder behandeld DLBCL in onderzoek GO39942 (POLARIX)
Polivy plus R-CHP N=440 R-CHOP N=439 | |
| Primair eindpunt | |
Progressievrije overleving1,* Aantal patiënten met voorval (%) HR [95%-BI] p-waarde3,** Geschatte PFS na 2 jaar (%) [95%-BI] | 107 (24,3%) 134 (30,5%) 0,73 [0,57; 0,95] 0,0177 76,7 70,2 [72,65; 80,76] [65,80; 74,61] |
| Belangrijkste secundaire eindpunten | |
Voorvalvrije overleving (EFSeff)1 Aantal patiënten met voorval (%) HR [95%-BI] p-waarde3,** | 112 (25,5%) 138 (31,4%) 0,75 [0,58; 0,96] 0,0244 |
Objectief responspercentage (ORR) aan het einde van de behandeling2 Responders (%) (CR, PR) Verschil in responspercentage (%) [95%-BI] Complete respons (%) (CR)2,* Responders (%) Verschil in responspercentage (%) [95%-BI] Partiële respons (%) (PR) [95%-BI] volgens Clopper-Pearson | 376 (85,5%) 368 (83,8%) 1,63 [-3,32; 6,57] 343 (78,0%) 325 (74,0%) 3,92 [-1,89; 9,70] 33 (7,5%) 43 (9,8%) [5,22; 10,37] [7,18; 12,97] |
INV.: onderzoeker; BICR: geblindeerde onafhankelijke beoordelingscommissie; BI: betrouwbaarheidsinterval; HR: hazardratio; PFS: progressievrije overleving; EFSeff: voorvalvrije overlevingswerkzaamheid: gebruikt om gevallen van EFS als gevolg van werkzaamheid weer te geven en deze zijn gedefinieerd als de tijd vanaf de randomisatiedatum tot het eerste optreden van een van de volgende voorvallen: ziekteprogressie/recidief, overlijden door welke oorzaak dan ook, het door de onderzoeker beoordeeld primair eindpunt, anders dan ziekteprogressie/recidief, die hebben geleid tot de start van een non-protocol specified anti-lymphoma treatment (NALT), als er na voltooiing van de behandeling een biopt werd verkregen en deze positief was voor restziekte ongeacht of er gestart werd met NALT of niet; CMH: Cochran-Mantel-Haenszel
1 INV-beoordeeld
2 BICR-beoordeeld
3 Logranktoets, gestratificeerd
*Volgens de responscriteria van Lugano 2014
**Gestratificeerd op basis van IPI-score (2 vs. 3-5), aanwezigheid of afwezigheid van een hoge tumorlast, geografie
Bij de tussentijdse analyse was het belangrijkste secundaire eindpunt van OS nog niet bereikt en was het niet statistisch verschillend [gestratificeerde hazardratio van 0,94 (95%-BI: 0,65; 1,37); p=0,7524].
Figuur 1 Kaplan-Meier-curve van door de onderzoeker beoordeelde PFS in onderzoek GO39942 (POLARIX)
Recidiverend/refractair DLBCL
De werkzaamheid van Polivy is beoordeeld in een internationaal, open-label multicenteronderzoek (GO29365) met een gerandomiseerd cohort van 80 patiënten met eerder behandeld DLBCL. De patiënten werden in een verhouding van 1:1 gerandomiseerd naar behandeling met Polivy plus bendamustine en rituximab (BR) of behandeling met alleen BR gedurende 6 cycli van 21 dagen. De patiënten werden gestratificeerd op basis van de duur van de respons op hun laatst ondergane voorgaande behandeling, met als stratificatiegroepen een responsduur ≤12 maanden en een responsduur >12 maanden.
Aan het onderzoek konden patiënten deelnemen die niet in aanmerking kwamen voor een autologe hematopoëtische stamceltransplantatie (HSCT) en bij wie sprake was van een recidief of refractaire ziekte na behandeling met ten minste één eerder systemisch chemotherapieregime. Patiënten werden uitgesloten voor deelname aan het onderzoek met een voorafgaande allogene HSCT, centraalzenuwstelsellymfoom, getransformeerd indolent lymfoom, FL van graad 3b, significante cardiovasculaire- of longziekte, actieve infecties, ASAT of alanineaminotransferase (ALAT) >2,5 x ULN of totaal bilirubine ≥1,5 x ULN, creatinine >1,5 x ULN (of CrCl <40 ml/min) behalve wanneer dit door het onderliggend lymfoom komt.
Polivy werd in een dosering van 1,8 mg/kg intraveneus toegediend op dag 2 van cyclus 1 en op dag 1 van cycli 2-6. Bendamustine werd in een dosering van 90 mg/m2 per dag intraveneus toegediend op dag 2 en 3 van cyclus 1 en op dag 1 en 2 van cycli 2-6. Rituximab werd in een dosering van 375 mg/m2 toegediend op dag 1 van cycli 1-6.
Van de 80 patiënten die gerandomiseerd werden naar behandeling met Polivy plus BR (n=40) of behandeling met alleen BR (n=40), was het merendeel blank (71%) en man (66%). De mediane leeftijd was 69 jaar (spreiding: 30-86 jaar). Van de 80 patiënten hadden er 64 (80%) een ECOG-prestatiestatus van 0-1, en 14 (18%) een ECOG-prestatiestatus van 2. Bij het merendeel van de patiënten (98%) was sprake van DLBCL not otherwise specified (DLBCL-NOS). In totaal had 48% van de patiënten DLBCL van het activated B-cell-type (ABC-DLBCL) en 40% DLBCL van het 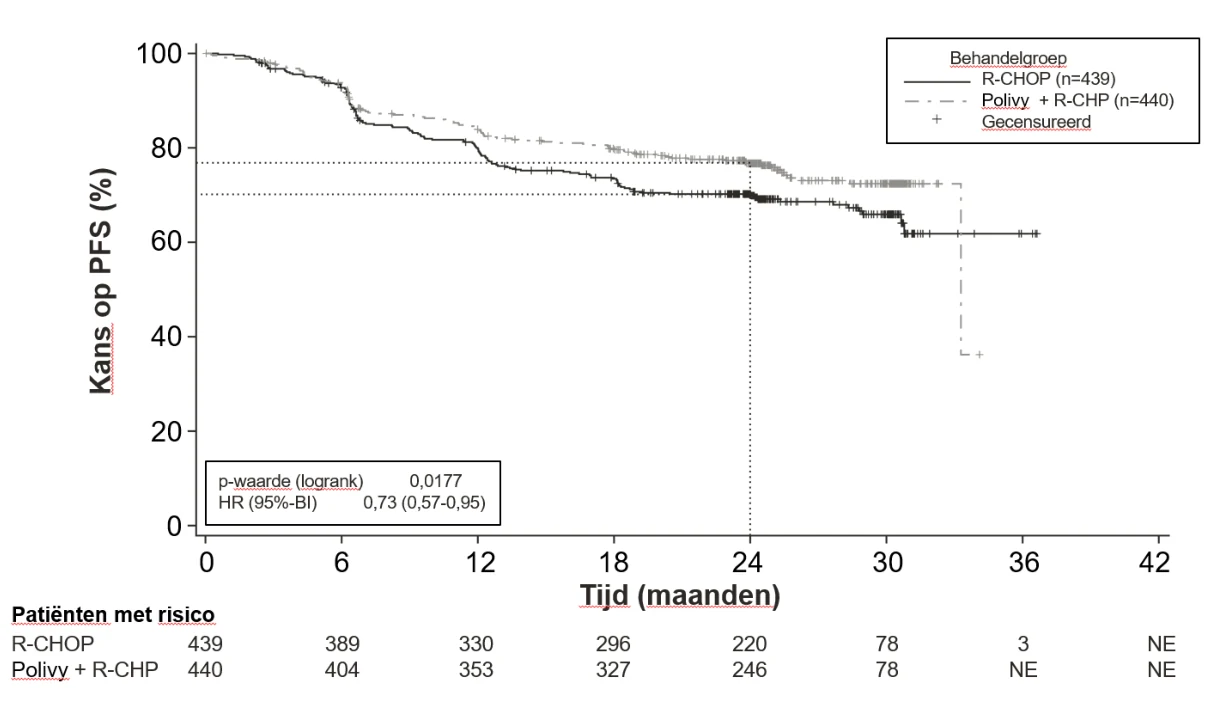 germinal center B-cell-type (GCB-DLBCL). De voornaamste redenen waarom patiënten niet in aanmerking kwamen voor HSCT omvatten hun leeftijd (40%), onvoldoende respons op salvagetherapie (26%) en eerder transplantaatfalen (20%). Het mediane aantal voorgaande therapieën was 2 (spreiding: 1-7), en van de patiënten had 29% (n=23) 1 voorgaande therapie ondergaan, 25% (n=20) 2 voorgaande therapieën ondergaan, en 46% (n=37) 3 of meer voorgaande therapieën ondergaan. Op één patiënt na waren alle patiënten in de onderzoeksarm met Polivy plus BR van het gerandomiseerde fase II-onderzoek niet eerder behandeld met bendamustine. Bij 80% van de patiënten was sprake van refractaire ziekte. Bij patiënten die Polivy plus BR ontvingen en voor wie CD3+ lymfocyten aantal was beoordeeld, was het absolute aantal CD3+ lymfocyten > 200 cellen/µl bij 95%, 79% en 83% van de patiënten die beoordeeld werden, respectievelijk voor aanvang van de behandeling (n=134), aan het eind van de behandeling (n=72) en 6 maanden na eind van de behandeling (n=18).
Het primaire eindpunt van het onderzoek was het percentage patiënten met een complete respons (CR) aan het einde van de behandeling (6-8 weken na dag 1 van cyclus 6 of de laatste toediening van onderzoeksbehandeling), zoals beoordeeld met behulp van PET-CT door een onafhankelijke beoordelingscommissie (IRC).
Tabel 6 Overzicht van de werkzaamheid bij patiënten met eerder behandeld DLBCL in onderzoek GO29365
Polivy + bendamustine + rituximab n=40 Bendamustine + rituximab n=40 | |
| Mediane observatieduur van 22 maanden | |
| Primair eindpunt | |
Percentage met complete respons* (beoordeeld door IRC) bij het einde van de behandeling** Responders (%) Verschil in responspercentage (%) [95%-BI] p-waarde (CMH-chi-kwadraattoets***) | 16 (40,0) 7 (17,5) 22,5 [2,6; 40,2] 0,0261 |
| Belangrijkste secundaire en verkennende eindpunten | |
Responsduur (beoordeeld door onderzoeker) Aantal patiënten opgenomen in de analyse Aantal (%) patiënten met voorval Mediane responsduur (95%-BI), maanden HR [95%-BI] p-waarde (logranktoets, gestratificeerd***) | 28 17 (60,7) 13 11 (84,6) 10,3 (5,6; n.b.) 4,1 (2,6; 12,7) 0,44 [0,20; 0,95] 0,0321 |
Totale responspercentage* (beoordeeld door onderzoeker) bij het einde van de behandeling** Responders (%) (CR, PR) Verschil in responspercentage (%) [95%-BI] p-waarde (CMH-chi-kwadraattoets***) Complete respons (%) (CR) Verschil in responspercentage (%) [95%-BI] p-waarde (CMH-chi-kwadraattoets***) Partiële respons (%) (PR) 95%-BI volgens Clopper-Pearson | 19 (47,5) 7 (17,5) 30,0 [9,5; 47,4] 0,0036 17 (42,5) 6 (15,0) 27,5 [7,7; 44,7] 0,0061 2 (5,0) [0,6; 16,9] 1 (2,5) [0,06; 13,2] |
Beste totale responspercentage* (beoordeeld door onderzoeker) Responders (%) (CR, PR) Verschil in responspercentage (%) [95%-BI] Complete respons (%) (CR) 95%-BI volgens Clopper-Pearson Partiële respons (%) (PR) 95%-BI volgens Clopper-Pearson | 28 (70,0) 13 (32,5) 37,5 [15,6; 54,7] 23 (57,5) 8 (20,0) [40,9; 73,0] [9,1; 35,7] 5 (12,5) [4,2; 26,8] 5 (12,5) [4,2; 26,8] |
BI: betrouwbaarheidsinterval; CMH: Cochran-Mantel-Haenszel; CR: complete respons; HR: hazardratio; IRC: onafhankelijke beoordelingscommissie; n.b.: niet beoordeelbaar; PR: partiële respons
*Volgens de gemodificeerde Lugano 2014-criteria: CR op basis van PET-CT-scan vereiste bevestiging aan de hand van beenmergonderzoek. PR op basis van PET-CT-scan vereiste dat voldaan werd aan zowel PET-CT-criteria als CT-criteria. ** 6-8 weken na dag 1 van cyclus 6 of de laatste toediening van onderzoeksbehandeling
*** Stratificatie op basis van de duur van de respons op de laatst ondergane voorgaande behandeling (≤12 maanden t.o.v. >12 maanden)
Totale overleving (OS) was een verkennend eindpunt en is niet gecontroleerd voor type 1-fouten. De mediane OS in de Polivy plus BR-arm was 12,4 maanden (95%-BI: 9,0; n.b.) vergeleken met 4,7 maanden (95% BI: 3,7; 8,3) in de controle-arm. De niet-gecorrigeerde HR-schatting voor OS was 0,42. Door rekening te houden met de invloed van covarianties op baseline werd de OS HR aangepast naar 0,59. Covarianties bestonden uit de primaire refractaire status, aantal voorafgaande lijnen van therapie, IPI en voorafgaande stamceltransplantatie.
De progressievrije overleving (PFS) beoordeeld door de onderzoeker was een verkennend eindpunt en is niet gecontroleerd voor type 1-fouten. De mediane PFS in de Polivy plus BR-arm was 7,6 maanden (95% BI: 6,0; 17,0) vergeleken met 2,0 maanden (95% BI: 1,5; 3,7) in de controle-arm. De niet-gecorrigeerde HR-schatting voor OS was 0,34.
Immunogeniteit
Zoals bij elk therapeutisch eiwit is het bij gebruik van polatuzumab vedotin mogelijk dat er bij behandelde patiënten een immuunrespons optreedt. In de onderzoeken GO39442 (POLARIX) en GO29365 testten respectievelijk 1,4% (6/427) en 5,2% (12/233) van de patiënten positief voor antilichamen tegen polatuzumab vedotin, waarvan geen enkele positief was voor neutraliserende antilichamen. Gezien het beperkte aantal patiënten dat positief was voor antilichamen tegen polatuzumab vedotin kunnen er geen conclusies getrokken worden over een mogelijk effect van immunogeniteit op de werkzaamheid of veiligheid.
Resultaten van immunogeniteitstesten zijn sterk afhankelijk van verschillende factoren, waaronder de gevoeligheid en specificiteit van de test, de testmethode, hoe er wordt omgegaan met het monster, het moment van monstername, comedicatie en onderliggende ziekte. Vanwege deze redenen kan het misleidende informatie opleveren als de incidentie van antilichamen tegen polatuzumab vedotin vergeleken wordt met de incidentie van antilichamen tegen andere geneesmiddelen.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Polivy in alle subgroepen van pediatrische patiënten voor de behandeling van rijpe B-cel neoplasmata (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De plasmablootstelling aan antilichaam geconjugeerde MMAE (acMMAE) nam dosisproportioneel toe in het doseringsbereik van 0,1 tot 2,4 mg/kg polatuzumab vedotin. Na de eerste dosis van 1,8 mg/kg polatuzumab vedotin was de gemiddelde maximumconcentratie (Cmax) van acMMAE 803 (±233) ng/ml en de oppervlakte onder de concentratie-tijdcurve van tijdstip nul tot oneindig (AUCinf) 1860 (±966) dag•ng/ml. Wat betreft acMMAE bleek de AUC voor cyclus 3, op basis van de farmacokinetische populatieanalyse, een toename van circa 30% ten opzichte van de AUC voor cyclus 1 te vertonen, en meer dan 90% van de AUC voor cyclus 6 te bereiken. Voor acMMAE bedroeg de terminale halfwaardetijd voor cyclus 6 circa 12 dagen (95%-BI van 8,1-19,5 dagen). De voorspelde acMMAE-concentratie was aan het einde van cyclus 6, op basis van de farmacokinetische populatieanalyse, ongeveer 80% van de theoretische steady-state waarde.
Blootstelling aan ongeconjugeerde MMAE, de cytotoxische component van polatuzumab vedotin, nam dosisproportioneel toe in het doseringsbereik van 0,1 tot 2,4 mg/kg polatuzumab vedotin. De plasmaconcentratie van MMAE volgde vormingssnelheidsafhankelijke kinetiek. Na de eerste dosis van 1,8 mg/kg polatuzumab vedotin was de Cmax 6,82 (±4,73) ng/ml, bedroeg de tijd tot het bereiken van de maximale plasmaconcentratie circa 2,5 dagen en bedroeg de terminale halfwaardetijd circa 4 dagen. De plasmablootstelling aan ongeconjugeerde MMAE bedraagt <3% van de blootstelling aan acMMAE. Op basis van de farmacokinetische populatieanalyse neemt de plasmablootstelling aan ongeconjugeerde MMAE (AUC) af na herhaalde driewekelijkse toediening.
Een post-hocanalyse voorspelde, op basis van farmacokinetische populatiesimulaties, dat de blootstelling aan ongeconjugeerd MMAE bij patiënten met een lichaamsgewicht van meer dan 100 kg met niet meer dan 55% verhoogd zou zijn.
Absorptie
Polivy wordt toegediend als een intraveneuze infusie. Er is geen onderzoek met andere toedieningswegen uitgevoerd.
Distributie
De populatieschatting van het centrale distributievolume voor acMMAE was 3,15 l, wat het plasmavolume benaderde. In vitro wordt MMAE matig (voor 71%-77%) gebonden aan humane plasma-eiwitten. MMAE wordt in vitro niet in significante mate opgeslagen in humane rode bloedcellen; de verhouding tussen bloed en plasma bedraagt 0,79 tot 0,98.
In-vitro-gegevens duiden erop dat MMAE een P-gp-substraat is, maar P-gp niet remt bij klinisch relevante concentraties.
Biotransformatie
In patiënten ondergaat polatuzumab vedotin naar verwachting katabolisme, resulterend in de productie van kleine peptiden, aminozuren, ongeconjugeerde MMAE, en aan ongeconjugeerde MMAE gerelateerde katabolieten. De spiegels van MMAE-metabolieten zijn niet bepaald in humaan plasma.
In-vitro-onderzoeken duiden erop dat MMAE een substraat is voor CYP3A4/5, maar geen belangrijke CYP-enzymen induceert. MMAE is een zwakke, tijdsafhankelijke remmer van CYP3A4/5, maar veroorzaakt bij klinisch relevante concentraties geen competitieve remming van CYP3A4/5.
CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19 en CYP2D6 worden niet geremd door MMAE.
Eliminatie
Op basis van een farmacokinetische populatieanalyse wordt het conjugaat (acMMAE) hoofdzakelijk geëlimineerd via een aspecifieke lineaire klaringsroute, met een waarde van 0,9 l/dag. In-vitro-onderzoeken met ratten waaraan polatuzumab vedotin (met radioactief gelabelde MMAE) werd toegediend, tonen aan dat het grootste deel van de radioactiviteit wordt uitgescheiden in de feces en dat een kleiner deel van de radioactiviteit wordt uitgescheiden in de urine.
Pediatrische patiënten
Er is geen onderzoek uitgevoerd naar de farmacokinetiek van polatuzumab vedotin bij pediatrische patiënten (<18 jaar).
Ouderen
Op basis van farmacokinetische populatieanalyses met patiënten van 19-89 jaar heeft leeftijd geen effect op de farmacokinetiek van acMMAE en ongeconjugeerde MMAE. Op basis van farmacokinetische populatieanalyses werd geen significant verschil in de farmacokinetiek van acMMAE en ongeconjugeerde MMAE waargenomen tussen patiënten <65 jaar (n=394) en patiënten ≥65 jaar (n=495).
Verminderde nierfunctie
Op basis van farmacokinetische populatieanalyses zijn bij patiënten met een licht verminderde (CrCl 60-89 ml/min, n=361) of matig verminderde (CrCl 30-59 ml/min, n=163) nierfunctie de blootstelling aan acMMAE en de blootstelling aan ongeconjugeerde MMAE vergelijkbaar met die bij patiënten met een normale nierfunctie (CrCl ≥90 ml/min, n=356). Er zijn onvoldoende gegevens om de invloed van een ernstig verminderde nierfunctie (CrCl 15-29 ml/min, n=4) op de PK te kunnen beoordelen. Er zijn geen gegevens beschikbaar over patiënten die lijden aan terminaal nierfalen en/of dialyse ondergaan.
Verminderde leverfunctie
Op basis van farmacokinetische populatieanalyses is bij patiënten met een licht verminderde leverfunctie [ASAT of ALAT >1,0 tot 2,5 × ULN, of bilirubine >1,0 tot 1,5 × ULN, n=133] de blootstelling aan acMMAE vergelijkbaar met die bij patiënten met een normale leverfunctie (n=737), maar ligt de AUC voor ongeconjugeerde MMAE niet meer dan 40% hoger dan bij patiënten met een normale leverfunctie.
Er zijn onvoldoende gegevens om de invloed van een matig verminderde leverfunctie (totaal bilirubine >1,5-3 × ULN, n=11) op de PK te kunnen beoordelen. Er zijn beperkte gegevens beschikbaar over patiënten die een ernstig verminderde leverfunctie hebben of een levertransplantatie hebben ondergaan.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Systemische toxiciteit
In zowel ratten als cynomolgus apen waren de predominante systemische toxiciteiten gerelateerd aan de toediening van MMAE en polatuzumab vedotin onder andere omkeerbare beenmergtoxiciteit en gerelateerde effecten op de perifere bloedcellen.
Genotoxiciteit
Er is geen gericht mutageniteitsonderzoek uitgevoerd met polatuzumab vedotin. MMAE was niet mutageen in de bacteriële terugmutatietest (Ames-test) of de voorwaartse mutatietest met L5178Y-muizenlymfoomcellen.
MMAE was genotoxisch in de micronucleustest met rattenbeenmerg, waarschijnlijk via een aneugeen mechanisme Dit mechanisme past bij het farmacologische effect van MMAE als een microtubuliverstorend middel.
Carcinogeniteit
Er is geen gericht carcinogeniteitsonderzoek uitgevoerd met polatuzumab vedotin en/of MMAE.
Verminderde vruchtbaarheid
Er is geen gericht vruchtbaarheidsonderzoek bij dieren uitgevoerd met polatuzumab vedotin. Resultaten van het 4 weken durende onderzoek naar toxiciteit bij ratten duiden er echter op dat polatuzumab vedotin de reproductieve functie en vruchtbaarheid van mannen zou kunnen schaden. Degeneratie van de tubuli seminiferi in de testes herstelde zich niet na een 6 weken durende behandelvrije periode en correleerde met een verlaagd testisgewicht en uitgesproken bevindingen bij herstelnecropsie van kleine en/of zachte testes bij mannetjes die ≥2 mg/kg hadden gekregen.
Reproductietoxiciteit
Er is geen gericht teratogeniteitsonderzoek bij dieren uitgevoerd met polatuzumab vedotin. Behandeling van drachtige ratten met 0,2 mg/kg MMAE veroorzaakte echter embryolethaliteit en foetale misvormingen (waaronder protrusie van de tong, malrotatie van ledematen, gastroschisis en agnathie). De systemische blootstelling (AUC) bij ratten bij gebruik van een dosering van 0,2 mg/kg MMAE bedraagt circa 50% van de AUC bij patiënten die Polivy kregen in de aanbevolen dosering van 1,8 mg/kg elke 21 dagen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Barnsteenzuur
Natriumhydroxide (voor pH-aanpassing)
Sucrose
Polysorbaat 20 (E 432)
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd of verdund worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
30 maanden
Gereconstitueerde oplossing
Uit microbiologisch oogpunt moet de gereconstitueerde oplossing onmiddellijk worden gebruikt. Indien niet onmiddellijk gebruikt, zijn de na opening gehanteerde bewaartermijnen en bewaarcondities voorafgaand aan het gebruik de verantwoordelijkheid van de gebruiker, en zijn deze normaal gesproken niet langer dan 24 uur in de koelkast (2 °C-8 °C), tenzij de reconstitutie heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden. De chemische en fysische stabiliteit van de gereconstitueerde oplossing na opening zijn aangetoond voor de in tabel 7 vermelde termijnen. De gereconstitueerde oplossing moet worden weggegooid als de bewaarduur de termijnen overschrijdt die in tabel 7 staan.
Tabel 7 Termijnen waarvoor de chemische en fysische stabiliteit van de bereide gereconstitueerde oplossing zijn aangetoond
Oplosmiddel dat gebruikt is voor het bereiden van de gereconstitueerde oplossing | Bewaarcondities voor de gereconstitueerde oplossing1 |
| Steriel water voor injectie | Tot 168 uur in de koelkast (2 °C − 8 °C) of tot 24 uur bij kamertemperatuur (9 °C − 25 °C) |
| 0,9% bacteriostatisch water voor injectie | Tot 168 uur in de koelkast (2 °C − 8 °C) of tot 4 uur bij kamertemperatuur (9 °C − 25 °C) |
| Natriumchloride 9 mg/ml (0,9%) | Tot 168 uur in de koelkast (2 °C − 8 °C) of tot 24 uur bij kamertemperatuur (9 °C − 25 °C) |
| Natriumchloride 4,5 mg/ml (0,45%) | Tot 168 uur in de koelkast (2 °C − 8 °C) of tot 24 uur bij kamertemperatuur (9 °C − 25 °C) |
1 Om de stabiliteit van het product te kunnen waarborgen, mogen de vermelde bewaartermijnen niet overschreden worden.
Verdunde oplossing
Uit microbiologisch oogpunt moet de bereide oplossing voor infusie onmiddellijk worden gebruikt. Indien niet onmiddellijk gebruikt, zijn de na opening gehanteerde bewaartermijnen en bewaarcondities voorafgaand aan het gebruik de verantwoordelijkheid van de gebruiker, en zijn deze normaal gesproken niet langer dan 24 uur in de koelkast (2 °C-8 °C), tenzij de verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden. De chemische en fysische stabiliteit van de bereide oplossing voor infusie is aangetoond voor de in tabel 8 vermelde termijnen. De verdunde oplossing moet worden weggegooid als de bewaarduur de termijnen overschrijdt die in tabel 8 staan.
Tabel 8 Termijnen waarvoor de chemische en fysische stabiliteit van de bereide oplossing voor infusie zijn aangetoond
| Oplosmiddel dat gebruikt is voor het bereiden van de gereconstitueerde oplossing | Oplosmiddel dat gebruikt is voor het bereiden van de oplossing voor infusie | Bewaarcondities voor de oplossing voor infusie1 |
| Steriel water voor injectie | Natriumchloride 9 mg/ml (0,9%) | Tot 72 uur in de koelkast (2 °C-8 °C) of tot 4 uur bij kamertemperatuur (9 °C-25 °C) |
| Natriumchloride 4,5 mg/ml (0,45%) | Tot 72 uur in de koelkast (2 °C-8 °C) of tot 8 uur bij kamertemperatuur (9 °C-25 °C) | |
| 5% glucose | Tot 72 uur in de koelkast (2 °C-8 °C) of tot 8 uur bij kamertemperatuur (9 °C-25 °C) | |
0,9% bacteriostatisch water voor injectie of Natriumchloride 9 mg/ml (0,9%) of Natriumchloride 4,5 mg/ml (0,45%) | Natriumchloride 9 mg/ml (0,9%) | Tot 72 uur in de koelkast (2 °C-8 °C) of tot 4 uur bij kamertemperatuur (9 °C-25 °C) |
| Natriumchloride 4,5 mg/ml (0,45%) | Tot 72 uur in de koelkast (2 °C-8 °C) of tot 4 uur bij kamertemperatuur (9 °C-25 °C) | |
| 5% glucose | Tot 72 uur in de koelkast (2 °C-8 °C) of tot 4 uur bij kamertemperatuur (9 °C-25 °C) |
1 Om de stabiliteit van het product te kunnen waarborgen, mogen de vermelde bewaartermijnen niet overschreden worden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C-8 °C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Polivy 30 mg poeder voor concentraat voor oplossing voor infusie:
Injectieflacon van 6 ml (kleurloos type 1-glas) afgesloten met een stop (gelamineerd met fluorhars) met aluminium verzegeling met plastic flip-offsluiting, die 30 mg polatuzumab vedotin bevat. Verpakkingsgrootte van één injectieflacon.
Polivy 140 mg poeder voor concentraat voor oplossing voor infusie:
Injectieflacon van 20 ml (kleurloos type 1-glas) afgesloten met een stop (gelamineerd met fluorhars) met aluminium verzegeling met plastic flip-offsluiting, die 140 mg polatuzumab vedotin bevat. Verpakkingsgrootte van één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Algemene voorzorgsmaatregelen
Polivy bevat een cytotoxische component. Toediening moet gebeuren onder toezicht van een arts met ervaring in het gebruik van cytotoxische stoffen. Procedures voor de correcte hantering en verwijdering van antineoplastische en cytotoxische geneesmiddelen moeten worden gevolgd.
Het gereconstitueerde product bevat geen conserveermiddel en is uitsluitend bestemd voor een enkelvoudige dosis. Het hanteren van dit geneesmiddel moet plaatsvinden onder gepaste aseptische omstandigheden.
Polivy moet voorafgaand aan toediening gereconstitueerd worden met behulp van steriel water voor injecties, of 0,9% bacteriostatisch water voor injectie, of natriumchloride 9 mg/ml (0,9%), of natriumchloride 4,5 mg/ml (0,45%) en verdund worden in een intraveneuze infusiezak die natriumchlorideoplossing 9 mg/ml (0,9%) voor injecties of natriumchlorideoplossing 4,5 mg/ml (0,45%) voor injecties of 5% glucose bevat.
De gereconstitueerde oplossing en de oplossing voor infusie mogen niet worden bewaard in de vriezer en niet worden blootgesteld aan direct zonlicht.
Instructies voor het reconstitueren
- Polivy 30 mg: injecteer met behulp van een steriele spuit langzaam 1,8 ml steriel water voor injecties, of 0,9% bacteriostatisch water voor injectie, of natriumchloride 9 mg/ml (0,9%), of natriumchloride 4,5 mg/ml (0,45%) in de injectieflacon met 30 mg Polivy teneinde een voor een enkelvoudige dosis bestemde oplossing met 20 mg/ml polatuzumab vedotin te verkrijgen. Richt de straal op de wand van de injectieflacon en niet rechtstreeks op de gevriesdroogde cake.
- Polivy 140 mg: injecteer met behulp van een steriele spuit langzaam 7,2 ml steriel water voor injecties, of 0,9% bacteriostatisch water voor injectie, of natriumchloride 9 mg/ml (0,9%), of natriumchloride 4,5 mg/ml (0,45%) in de injectieflacon met 140 mg Polivy teneinde een voor een enkelvoudige dosis bestemde oplossing met 20 mg/ml polatuzumab vedotin te verkrijgen. Richt de straal op de wand van de injectieflacon en niet rechtstreeks op de gevriesdroogde cake.
- Zwenk de injectieflacon zachtjes tot de cake volledig is opgelost. Niet schudden.
- Controleer de gereconstitueerde oplossing op verkleuring en aanwezigheid van deeltjes. De gereconstitueerde oplossing hoort er kleurloos tot enigszins bruin en helder tot enigszins opaalachtig uit te zien en vrij te zijn van zichtbare deeltjes. Gebruik de gereconstitueerde oplossing niet als deze verkleurd is, troebel is of zichtbare deeltjes bevat.
Instructies voor het verdunnen
- 1. Polivy moet tot een uiteindelijke concentratie van 0,72-2,7 mg/ml worden verdund in een intraveneuze infusiezak met een minimumvolume van 50 ml die 9 mg/ml natriumchlorideoplossing voor injectie of 4,5 mg/ml natriumchlorideoplossing voor injectie of 5% glucose bevat.
- 2.
Bepaal op basis van de benodigde dosis welk volume nodig is van de 20 mg/ml polatuzumab vedotin bevattende gereconstitueerde oplossing (zie hieronder):
Totale Polivy-dosis (ml) voor verdere verdunning =
Polivy-dosis (mg/kg) X lichaamsgewicht patiënt (kg)
Concentratie in gereconstitueerde injectieflacon
(20 mg/ml)
- 3. Trek met behulp van een steriele spuit uit de Polivy-injectieflacon het benodigde volume aan gereconstitueerde oplossing op en verdun dit in de intraveneuze infusiezak. Gooi een eventueel ongebruikt, in de injectieflacon achtergebleven deel, weg.
- 4. Meng de intraveneuze zak voorzichtig door de zak langzaam te keren. Niet schudden.
- 5. Controleer de intraveneuze zak op deeltjes en gooi de zak weg als er deeltjes aanwezig zijn.
Vermijd transport van de bereide oplossing voor infusie, aangezien er onder invloed van schudbewegingen aggregatie kan optreden. Als de bereide oplossing voor infusie vervoerd gaat worden, moet de lucht uit de infusiezak worden verwijderd en het transport worden beperkt tot 30 minuten bij kamertemperatuur (9 °C-25 °C) of 24 uur in de koelkast (2 °C-8 °C). Als de lucht verwijderd wordt, moet er een infusieset met een spike met beluchter worden gebruikt om de juiste dosering tijdens de infusie te waarborgen. De totale bewaartijd plus transporttijd van het verdunde product mag de bewaartijd zoals weergegeven in tabel 7 niet overschrijden (zie rubriek 6.3).
Polivy moet worden toegediend via een eigen infuuslijn die voorzien is van een steriel, niet-pyrogeen in-line- of add-onfilter met een lage eiwitbinding (poriegrootte van 0,2 of 0,22 micrometer) en een katheter.
Polivy is verenigbaar met intraveneuze infusiezakken met productcontactoppervlakken van polyvinylchloride (PVC) of polyolefines zoals polyethyleen (PE) en polypropyleen. Bovendien zijn er geen onverenigbaarheden waargenomen met infusiesets en andere infusiehulpmiddelen met productcontactoppervlakken van PVC, PE, polyurethaan, polybutadieen, acrylonitril-butadieen-styreen, polycarbonaat, polyetherurethaan, gefluoreerd ethyleenpropyleen of polytetrafluorethyleen en met filtermembranen bestaande uit polyethersulfon of polysulfon.
Verwijdering
Polivy is uitsluitend bestemd voor eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/19/1388/001
EU/1/19/1388/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 16 januari 2020
Datum van laatste verlenging: 3 december 2021
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.