


SmPC (samenvatting van de productkenmerken) - Piqray
1. NAAM VAN HET GENEESMIDDEL
Piqray 50 mg filmomhulde tabletten
Piqray 150 mg filmomhulde tabletten
Piqray 200 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Piqray 50 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 50 mg alpelisib.
Piqray 150 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 150 mg alpelisib.
Piqray 200 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 200 mg alpelisib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Piqray 50 mg filmomhulde tabletten
Lichtroze, ronde, convexe filmomhulde tablet met schuine randen en met de aanduiding 'L7' aan de ene zijde en 'NVR' aan de andere zijde. De diameter bedraagt ongeveer 7,2 mm.
Piqray 150 mg filmomhulde tabletten
Vaalrode, ovale, convexe filmomhulde tablet met schuine randen en met de aanduiding 'UL7' aan de ene zijde en 'NVR' aan de andere zijde. De afmetingen zijn ongeveer: 14,2 mm (lengte); 5,7 mm (breedte).
Piqray 200 mg filmomhulde tabletten
Lichtrode, ovale, convexe filmomhulde tablet met schuine randen en met de aanduiding 'YL7' aan de ene zijde en 'NVR' aan de andere zijde. De afmetingen zijn ongeveer: 16,2 mm (lengte); 6,5 mm (breedte).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Piqray is geïndiceerd in combinatie met fulvestrant voor de behandeling van postmenopauzale vrouwen, en mannen, met lokaal gevorderde of gemetastaseerde hormoonreceptor (HR)-positieve, humane epidermale-groeifactorreceptor 2 (HER2)-negatieve borstkanker met een PIK3CA-mutatie na ziekteprogressie volgend op een endocriene therapie gebaseerde behandeling (zie rubriek 5.1 en voor biomarker-gebaseerde patiëntselectie zie rubriek 4.2).
4.2 Dosering en wijze van toediening
Behandeling met Piqray dient te worden ingesteld door een arts die ervaring heeft met het gebruik van behandelingen tegen kanker.
Patiënten met HR-positieve, HER2-negatieve gevorderde borstkanker dienen te worden geselecteerd op basis van de aanwezigheid van een PIK3CA-mutatie in tumor- of plasmamonsters, beoordeeld met een CE-gemarkeerd in-vitrodiagnostisch (IVD) medisch hulpmiddel overeenkomstig het beoogde gebruik. Als er geen CE-gemarkeerd IVD medisch hulpmiddel beschikbaar is, moet een alternatieve gevalideerde test worden gebruikt. Als er geen mutatie wordt gedetecteerd in een plasmamonster, dient tumorweefsel onderzocht te worden, indien beschikbaar.
Dosering
De aanbevolen dosering is 300 mg alpelisib (2 filmomhulde tabletten van 150 mg) eenmaal daags ingenomen op continue basis. De maximale aanbevolen dagdosis Piqray is 300 mg.
Als een dosis wordt gemist, kan deze onmiddellijk na het eten binnen 9 uur na het gebruikelijke tijdstip van toediening worden ingenomen. Na meer dan 9 uur moet de dosis voor die dag worden overgeslagen. De volgende dag moet de dosis op het gebruikelijke tijdstip worden ingenomen. Als de patiënt braakt na het innemen van de dosis, mag de patiënt geen extra dosis innemen op die dag en moet de patiënt de volgende dag het gebruikelijke doseringsschema hervatten op het gebruikelijke tijdstip.
Piqray moet gelijktijdig met fulvestrant worden toegediend. De aanbevolen dosis fulvestrant is 500 mg intramusculair toegediend op dag 1, 15 en 29, en daarna eenmaal per maand. Raadpleeg de samenvatting van de productkenmerken voor fulvestrant.
De behandeling dient te worden voortgezet zolang er medisch voordeel wordt waargenomen of totdat onaanvaardbare toxiciteit optreedt. Dosisaanpassingen kunnen noodzakelijk zijn om de verdraagbaarheid te verbeteren.
Dosisaanpassingen
Voor behandeling van ernstige of onverdraagbare geneesmiddelbijwerkingen (ADR's) kan het nodig zijn de behandeling met Piqray tijdelijk te onderbreken, de dosering te verlagen en/of de behandeling te staken. Als verlaging van de dosis nodig is, kunnen de richtlijnen voor dosisverlaging bij ADR's in tabel 1 worden geraadpleegd. Een maximum van 2 dosisverlagingen wordt aanbevolen; daarna moet de behandeling van de patiënt met Piqray definitief worden gestaakt. Dosisverlaging moet worden gebaseerd op de ergste voorgaande toxiciteit.
Tabel 1 Richtlijnen voor aanbevolen dosisverlaging in geval van ADR's1
| Dosisniveau Piqray | Dosis en schema | Aantal en sterkte van tabletten |
| Startdosis | 300 mg/dag continu | 2 tabletten van 150 mg |
| Eerste dosisverlaging | 250 mg/dag continu | 1 tablet van 200 mg en 1 tablet van 50 mg |
| Tweede dosisverlaging | 200 mg/dag continu | 1 tablet van 200 mg |
| 1 Slechts één dosisverlaging is toegestaan bij pancreatitis. | ||
De tabellen 2-5 geven een overzicht van de aanbevelingen voor onderbreking, verlaging of stopzetting van de dosering van Piqray bij de behandeling van specifieke ADR's. Het klinisch oordeel van de behandelend arts, inclusief een bevestiging van laboratoriumwaarden (indien noodzakelijk geacht), dient richting te geven aan het behandelingsplan voor elke patiënt op basis van een beoordeling van de voordelen en risico's voor die bepaalde patiënt.
Hyperglykemie
Overleg met een professionele zorgverlener met ervaring in de behandeling van hyperglykemie dient altijd te worden overwogen en wordt aanbevolen voor patiënten die prediabetisch zijn of degenen met nuchtere glucose (NG) > 250 mg/dl of 13,9 mmol/l, een body mass index (BMI) ≥ 30 of een leeftijd ≥ 75 jaar.
Voor patiënten met diabetes dient altijd overleg plaats te vinden met een diabetoloog of een professionele zorgverlener met ervaring in de behandeling van hyperglykemie.
Tabel 2 Dosisaanpassing en behandeling bij hyperglykemie
Nuchtere glucosewaarden (NG)1 | Aanbeveling |
| Dosisaanpassing en behandeling dienen uitsluitend te worden gebaseerd op nuchtere glucosewaarden (plasma/bloed) | |
| > ULN-160 mg/dl of > ULN-8,9 mmol/l | Aanpassing van de dosis Piqray is niet nodig. Behandeling met orale antidiabetica starten of intensiveren2. |
| > 160-250 mg/dl of > 8,9-13,9 mmol/l | Aanpassing van de dosis Piqray is niet nodig. Behandeling met orale antidiabetica starten of intensiveren2. Als binnen 21 dagen NG niet daalt tot ≤ 160 mg/dl of 8,9 mmol/l op behandeling met geschikte orale antidiabetica2,3, de dosis Piqray verlagen met 1 dosisniveau en de specifieke aanbevelingen voor de NG-waarde opvolgen. |
| > 250-500 mg/dl of > 13,9-27,8 mmol/l | Piqray onderbreken. Behandeling met orale antidiabetica starten of intensiveren2 en aanvullende antidiabetica zoals insuline3 overwegen gedurende 1-2 dagen tot de hyperglykemie verdwenen is, zoals klinisch geïndiceerd. Intraveneuze hydratatie toedienen en passende behandeling overwegen (bijv. interventie voor elektrolyt-/ketoacidose-/hyperosmolaire stoornissen). Als NG binnen 3 tot 5 dagen daalt tot ≤ 160 mg/dl of 8,9 mmol/l op behandeling met geschikte antidiabetica, Piqray hervatten op het eerstvolgende lagere dosisniveau. Als NG binnen 3 tot 5 dagen niet daalt tot ≤ 160 mg/dl of 8,9 mmol/l op behandeling met geschikte antidiabetica, wordt overleg met een professionele zorgverlener met expertise in de behandeling van hyperglykemie aanbevolen. Als binnen 21 dagen NG niet daalt tot ≤ 160 mg/dl of 8,9 mmol/l na behandeling met geschikte antidiabetica2,3, definitief stoppen met de behandeling met Piqray. |
| > 500 mg/dl of > 27,8 mmol/l | Piqray onderbreken. Behandeling met geschikte antidiabetica starten of intensiveren2,3 (intraveneuze hydratatie toedienen en passende behandeling overwegen [bijv. interventie voor elektrolyt-/ketoacidose-/hyperosmolaire stoornissen]); opnieuw controleren binnen 24 uur en op klinische indicatie. Als NG daalt tot ≤ 500 mg/dl of ≤ 27,8 mmol/l, dan de specifieke aanbevelingen voor NG-waarde < 500 mg/dl opvolgen. Als NG > 500 mg/dl of > 27,8 mmol/l wordt bevestigd na 24 uur, definitief stoppen met de behandeling met Piqray. |
1 Nuchtere glucosewaarden weerspiegelen de gradering van hyperglykemie volgens CTCAE-versie 4.03; CTCAE = Common Terminology Criteria for Adverse Events. 2 Toepasselijke antidiabetica, zoals metformine, SGLT2-remmers of insuline-sensitizers (zoals thiazolidinedionen of dipeptidylpeptidase-4-remmers), moeten worden gestart en de betreffende voorschrijfinformatie moet worden doorgenomen voor aanbevelingen ten aanzien van dosering en dosistitratie, inclusief lokale richtlijnen voor de behandeling van diabetes. Metformine werd aanbevolen in de klinische fase III-onderzoeken, met de volgende richtlijn: Metformine dient te worden gestart op 500 mg eenmaal daags. Op basis van verdraagbaarheid kan de dosis metformine worden verhoogd tot 500 mg tweemaal daags, gevolgd door 500 mg bij het ontbijt en 1.000 mg bij de avondmaaltijd, gevolgd door een verdere verhoging tot 1.000 mg tweemaal daags indien nodig (zie rubriek 4.4). 3 Zoals aanbevolen in de klinische fase III-onderzoeken, kan insuline gedurende 1-2 dagen worden gebruikt tot de hyperglykemie verdwenen is. Dit is echter in het merendeel van de gevallen van alpelisib-geïnduceerde hyperglykemie mogelijk niet noodzakelijk, gezien de korte halfwaardetijd van alpelisib en de verwachting dat de glucosespiegel zal normaliseren na onderbreking van de behandeling met Piqray. | |
Uitgangswaarden van diabetische status en prediabetische status, BMI ≥ 30 en leeftijd ≥ 75 jaar bleken risicofactoren te zijn voor hyperglykemie bij patiënten die behandeld werden met alpelisib. Deze risicofactoren waren aanwezig bij 72,9% van patiënten met een willekeurige graad van hyperglykemie en bij 83% van patiënten met een hyperglycemie van graad 3 of 4 (zie rubriek 4.4).
Rash
Bij de start van de behandeling met Piqray kan profylactische toediening van orale antihistaminica worden overwogen. Verder worden antihistaminica aanbevolen om symptomen van rash (huiduitslag) te behandelen.
Behandeling met topische corticosteroïden dient te worden gestart bij de eerste tekenen van rash, en systemische corticosteroïden dienen te worden overwogen voor matige tot ernstige rash. Afhankelijk van de ernst van de rash kan het nodig zijn de dosering van Piqray te verlagen of de behandeling met Piqray te onderbreken of te staken, zoals is beschreven in tabel 3 (zie rubriek 4.8).
Tabel 3 Dosisaanpassing en behandeling bij rash
| Graad1 | Aanbeveling |
| Alle graden | Overleg met een dermatoloog dient altijd te worden overwogen. |
Graad 1 (< 10% lichaamsoppervlak [body surface area, BSA] met actieve huidtoxiciteit) | Aanpassing van de dosis Piqray is niet nodig. Behandeling met topische corticosteroïden starten. Toevoegen van orale antihistaminica overwegen om symptomen te behandelen. Als actieve rash niet binnen 28 dagen na de gepaste behandeling is verbeterd, voeg dan een lage dosis systemisch corticosteroïd toe. |
Graad 2 (10-30% BSA met actieve huidtoxiciteit) | Aanpassing van de dosis Piqray is niet nodig. Behandeling met topische corticosteroïden en orale antihistaminica starten of intensiveren. Behandeling met systemische corticosteroïden in een lage dosering overwegen. Als rash binnen 10 dagen verbetert tot graad ≤1, mag het systemisch corticosteroïd worden stopgezet. |
Graad 3 (bijv. ernstige rash die niet op medische behandeling reageert) (> 30% BSA met actieve huidtoxiciteit) | Piqray onderbreken tot rash verbetert tot graad ≤ 1. Behandeling met topische/systemische corticosteroïden en antihistaminica starten of intensiveren. Zodra rash verbetert tot graad ≤ 1, Piqray hervatten op het eerstvolgende lagere dosisniveau. |
Graad 4 (bijv. huidaandoeningen met ernstige bulleuze huiduitslag, blaarvorming of exfoliatie) (elk percentage BSA geassocieerd met uitgebreide superinfectie, waarbij intraveneuze antibiotica zijn geïndiceerd; levensbedreigende gevolgen) | Piqray definitief stopzetten. |
| 1 Gradering volgens CTCAE-versie 5.0 | |
Diarree of colitis
Tabel 4 Dosisaanpassing en behandeling bij diarree of colitis
| Graad1 | Aanbeveling |
| Graad 1 | Aanpassing van de dosis Piqray is niet nodig. Geschikte medische behandeling starten en monitoren zoals klinisch geïndiceerd. |
| Graad 22 | Behandeling met Piqray onderbreken. Geschikte medische behandeling starten of intensiveren en monitoren zoals klinisch geïndiceerd. Als diarree of colitis verbetert tot graad ≤ 1, Piqray hervatten op hetzelfde dosisniveau. Voor terugkerende diarree of colitis graad ≥2, behandeling met Piqray onderbreken tot verbetering tot graad ≤ 1, vervolgens Piqray hervatten op het eerstvolgende lagere dosisniveau. |
| Graad 32,3 | Behandeling met Piqray onderbreken. Geschikte medische behandeling starten of intensiveren en monitoren zoals klinisch geïndiceerd. Als diarree of colitis verbetert tot graad ≤ 1, Piqray hervatten op het eerstvolgende lagere dosisniveau. |
| Graad 42,3 | Piqray definitief stopzetten |
1 Gradering volgens CTCAE-versie 5.0. 2 Voor graad ≥2 bijkomende behandeling overwegen, zoals steroïden. 3 Patiënten moeten aanvullend worden behandeld volgens de lokale zorgstandaard, inclusief controle van de elektrolyten, toediening van anti-emetica en antidiarrhoica en/of extra vocht en elektrolytsupplementen, zoals klinisch geïndiceerd. | |
Andere toxiciteiten
Tabel 5 Dosisaanpassing en behandeling bij andere toxiciteiten (exclusief hyperglykemie, rash en diarree of colitis)
| Graad1 | Aanbeveling |
| Graad 1 of 2 | Aanpassing van de dosis Piqray is niet nodig. Geschikte medische behandeling starten en monitoren indien klinisch geïndiceerd 2,3. |
| Graad 3 | Behandeling met Piqray onderbreken tot verbetering tot graad ≤ 1, vervolgens Piqray hervatten op het eerstvolgende lagere dosisniveau2. |
| Graad 4 | Piqray definitief stopzetten3. |
1 Gradering volgens CTCAE-versie 5.0 2 In geval van pancreatitis van graad 2 en 3 de behandeling met Piqray onderbreken tot verbetering tot graad ≤ 1 en hervatten op het eerstvolgende lagere dosisniveau. Slechts één dosisverlaging is toegestaan. Als opnieuw toxiciteit optreedt, behandeling met Piqray definitief stopzetten. 3 In geval van verhoogd totaalbilirubine van graad 2: behandeling met Piqray onderbreken tot herstel tot graad ≤ 1 en hervatten in dezelfde dosis indien verdwenen in ≤ 14 dagen of hervatten op het eerstvolgende lagere dosisniveau indien verdwenen in > 14 dagen. | |
Speciale populaties
Ouderen
Bij patiënten van 65 jaar of ouder is geen aanpassing van het doseringsschema nodig (zie rubriek 5.2). Er zijn beperkte gegevens beschikbaar bij patiënten ≥ 75 jaar, en vooral bij patiënten ≥ 85 jaar.
Nierinsufficiëntie
Op grond van farmacokinetische populatieanalyse hoeft de dosering niet te worden aangepast bij patiënten met lichte of matige nierinsufficiëntie (zie rubriek 5.2). Voorzichtigheid dient te worden betracht bij patiënten met ernstige nierinsufficiëntie, omdat er bij deze patiëntengroep geen ervaring is met Piqray.
Leverinsufficiëntie
Op grond van een onderzoek naar leverinsufficiëntie bij proefpersonen zonder kanker met leverinsufficiëntie, is er geen dosisaanpassing nodig bij patiënten met lichte, matige of ernstige leverinsufficiëntie (respectievelijk Child-Pugh-score A, B of C) (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Piqray bij kinderen in de leeftijd van 0-18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Piqray is voor oraal gebruik. De tabletten moeten in hun geheel worden doorgeslikt. Ze mogen niet worden stukgekauwd, verpulverd of gebroken voordat ze worden doorgeslikt. Tabletten die gebroken, gebarsten of anderszins niet intact zijn, mogen niet worden ingenomen.
De tabletten moeten onmiddellijk na het eten worden ingenomen, elke dag op ongeveer hetzelfde tijdstip (zie rubriek 5.2)
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Fulvestrant
Wegens beperkte gegevens bij patiënten die eerder behandeld werden met fulvestrant (n=39, onderzoek CBYL719X2101), wordt de werkzaamheid bij deze populatie niet als vastgesteld beschouwd (zie rubriek 5.1).
Overgevoeligheid (inclusief anafylactische reactie)
Ernstige overgevoeligheidsreacties (waaronder anafylactische reactie, anafylactische shock en angio-oedeem), die zich uitten in de vorm van symptomen zoals, onder andere, dyspneu, blozen, rash, koorts of tachycardie, werden gemeld bij patiënten die met Piqray werden behandeld (zie rubriek 4.8). Piqray dient definitief te worden stopgezet en mag niet opnieuw gestart worden bij patiënten met ernstige overgevoeligheidsreacties. Passende behandeling dient onmiddellijk te worden gestart.
Ernstige huidreacties
Ernstige huidreacties zijn gemeld bij gebruik van alpelisib. In de gepoolde veiligheidsdataset van de klinische fase III-onderzoeken werden Stevens-Johnson-syndroom (SJS) en erythema multiforme (EM) gemeld bij respectievelijk 2 (0,45%) en 3 (0,8%) patiënten. In de postmarketingsetting is een geneesmiddelenreactie met eosinofilie en systemische symptomen (DRESS-syndroom) gemeld (zie rubriek 4.8).
Behandeling mag niet worden gestart bij patiënten met een voorgeschiedenis van ernstige huidreacties.
Patiënten dienen te worden geïnformeerd over de tekenen en symptomen van ernstige huidreacties (bijv. een prodroom van koorts, griepachtige symptomen, mucosale laesies of progressieve huiduitslag). Als tekenen of symptomen van ernstige huidreacties aanwezig zijn, dient Piqray te worden onderbroken totdat de etiologie van de reactie is vastgesteld. Overleg met een dermatoloog wordt aanbevolen.
Als een ernstige huidreactie wordt bevestigd, dient Piqray definitief te worden stopgezet. Het mag niet opnieuw gestart worden bij patiënten die eerder ernstige huidreacties hebben doorgemaakt. Als een ernstige huidreactie niet wordt bevestigd, kan het nodig zijn de behandeling met Piqray te onderbreken, de dosis te verlagen of de behandeling stop te zetten zoals is beschreven in tabel 3 (zie rubriek 4.2).
Hyperglykemie
Ernstige hyperglykemie, in sommige gevallen geassocieerd met hyperglykemisch hyperosmolair niet-ketotisch syndroom (HHNKS) of ketoacidose, is waargenomen bij patiënten behandeld met Piqray. Er is een aantal gevallen van ketoacidose met fatale afloop gemeld in de postmarketingsetting.
In de gepoolde veiligheidsdataset van de klinische fase III-onderzoeken trad hyperglykemie vaker op bij patiënten die ten tijde van de screening diabetisch waren (1 van 18 patiënten [5,6%] met graad 1-2, en 15 van 18 patiënten [83,3%] met graad 3-4), of prediabetisch (55 van 192 patiënten [28,6%] met graad 1-2, en 91 van 192 patiënten [47,4%] met graad 3-4), of een BMI hadden van ≥ 30 (21 van 91 patiënten [23,1%] met graad 1-2, en 47 van 91 patiënten [51,6%] met graad 3-4), of ≥ 75 jaar waren (10 van 46 patiënten [21,7%] met graad 1-2, en 22 van 46 patiënten [47,8%] met graad 3-4).
Aangezien hyperglykemie snel kan optreden na het starten van de behandeling, worden frequente zelfcontroles aanbevolen in de eerste 4 weken en met name in de eerste 2 weken van de behandeling, zoals klinisch geïndiceerd. Een aanbevolen schema voor nuchtere glucosecontroles wordt weergegeven in tabel 6.
In het klinische fase III-onderzoek CBYL719C2301 intensiveerden patiënten met een voorgeschiedenis van diabetes mellitus het gebruik van antidiabetica tijdens hun behandeling met Piqray.
Alle patiënten dienen te worden geïnstrueerd over veranderingen in levensstijl die hyperglykemie mogelijk reduceren (bijv. dieet en lichaamsbeweging).
Tabel 6 Schema voor nuchtere glucosecontroles
| Aanbevolen schema voor het controleren van nuchtere glucose- en HbA1c-waarden bij alle patiënten behandeld met Piqray | Aanbevolen schema voor het controleren van nuchtere glucose- en HbA1c-waarden bij patiënten met diabetes, prediabetes, BMI ≥ 30 of leeftijd ≥ 75 jaar behandeld met Piqray | |
Tijdens de screening, voordat de behandeling met Piqray wordt gestart | Op nuchtere plasmaglucose (NPG) en HbA1c testen en de bloedglucosespiegel van de patiënt optimaliseren (zie tabel 2). | |
| Na het starten van de behandeling met Piqray | Nuchtere glucose controleren in week 1, 2, 4, 6 en 8 na de start van de behandeling, en daarna maandelijks. | |
| Regelmatig nuchtere glucose (zelf) controleren, vaker in de eerste 4 weken en met name in de eerste 2 weken van de behandeling, volgens de instructies van een professionele zorgverlener*. | Dagelijks in de eerste 2 weken van de behandeling nuchtere glucose (zelf) controleren. Vervolgens doorgaan met controleren van nuchtere glucose, zo frequent als nodig is om de hyperglykemie te behandelen, volgens de instructies van een professionele zorgverlener*. | |
| HbA1c dient na 4 weken behandeling en daarna elke 3 maanden te worden gecontroleerd. | ||
Als zich hyperglykemie ontwikkelt na het starten van de behandeling met Piqray | Regelmatig nuchtere glucose controleren conform de lokale zorgstandaard en in elk geval totdat nuchtere glucose daalt tot normale waarden. | |
| Tijdens behandeling met antidiabetica doorgaan met de controle van nuchtere glucose, ten minste eenmaal per week gedurende 8 weken, gevolgd door eenmaal in de 2 weken, en nuchtere glucose controleren volgens de instructies van een professionele zorgverlener met expertise in de behandeling van hyperglykemie. | ||
| * Alle controles van glucose dienen te worden uitgevoerd naar het oordeel van de arts zoals klinisch geïndiceerd. | ||
Patiënten dienen te worden geïnformeerd over de tekenen en symptomen van hyperglykemie (bijv. overmatige dorst, vaker urineren dan gebruikelijk of een grotere hoeveelheid urine dan gebruikelijk, verhoogde eetlust met gewichtsverlies).
Van de 258 patiënten met hyperglykemie werd 86% (222/258) behandeld met antidiabetische medicatie, en 74,4% (192/258) meldde het gebruik van metformine als enige middel of in combinatie met andere antidiabetische medicatie (bijv. insuline, dipeptidylpeptidase-4 (DPP-4)-remmers, SGLT2-remmers en sulfonylurea).
Orale antidiabetische medicatie werd gebruikt bij 204 patiënten. Van deze 204 patiënten zetten 19 (9,3%) de studiebehandeling stop vanwege hyperglykemie. Gelijktijdige insuline-medicatie werd gebruikt bij 76 patiënten; van deze zetten 15 (19,7%) de studiebehandeling stop vanwege hyperglykemie.
Van de 206 patiënten met graad ≥ 2 hyperglykemie hadden er 195 ten minste 1 graad verbetering en de mediane tijd tot verbetering vanaf het eerste voorval was 8 dagen (95%-BI: 8 tot 10).
Bij de patiënten met verhoogde NPG die de behandeling met fulvestrant voortzetten na stopzetting van Piqray (n=80), keerde bij 95,0% (n=76) de NPG-spiegel terug naar de uitgangswaarde.
De veiligheid van Piqray bij patiënten met diabetes type 1 en ongecontroleerde diabetes type 2 is niet vastgesteld, omdat deze patiënten werden uitgesloten van de klinische fase III-onderzoeken. Patiënten met een medische voorgeschiedenis van diabetes type 2 werden geïncludeerd. Patiënten met een voorgeschiedenis van diabetes mellitus hebben mogelijk geïntensiveerde diabetesbehandeling nodig en moeten nauwlettend worden gecontroleerd.
Afhankelijk van de ernst van de hyperglykemie kan het nodig zijn de dosis Piqray te onderbreken of te verlagen of de behandeling met Piqray te staken, zoals is beschreven in tabel 2 (zie rubriek 4.2).
Pneumonitis
Pneumonitis, inclusief ernstige gevallen van pneumonitis/acute interstitiële longziekte, is gemeld bij patiënten behandeld met Piqray in klinische onderzoeken. Patiënten dienen geïnformeerd te worden dat ze nieuwe of verergerende ademhalingssymptomen onmiddellijk moeten melden. Bij patiënten met nieuwe of verergerende ademhalingssymptomen of bij wie vermoed wordt dat ze pneumonitis hebben ontwikkeld, dient de behandeling met Piqray onmiddellijk te worden onderbroken en moet de patiënt worden onderzocht op pneumonitis. Een diagnose van niet-infectieuze pneumonitis dient te worden overwogen bij patiënten die niet-specifieke respiratoire tekenen en symptomen vertonen zoals hypoxie, hoest, dyspneu of interstitiële infiltraten bij radiologisch onderzoek en bij wie infectieuze, neoplastische en andere oorzaken zijn uitgesloten door middel van de daarvoor geëigende onderzoeken. Piqray moet definitief worden stopgezet bij alle patiënten met bevestigde pneumonitis.
Diarree of colitis
Patiënten moeten worden gecontroleerd op diarree en andere verschijnselen van colitis, zoals buikpijn en slijm of bloed in de stoelgang.
Ernstige diarree en klinische gevolgen, zoals dehydratie en acute nierschade, werden gemeld gedurende de behandeling met Piqray en losten op met gepaste interventie. In de gepoolde veiligheidsdataset van de klinische fase III-onderzoeken kreeg 57,7% (n=217) van de patiënten diarree gedurende de behandeling met Piqray. Diarree van graad 3 kwam voor bij 6,1% (n=23) van de patiënten met geen gemelde gevallen van graad 4. Bij de patiënten met diarree van graad 2 of 3 (n=94) was de mediane tijd tot het optreden 49,5 dagen (spreiding: 1 tot 1.731 dagen).
In de gepoolde veiligheidsdataset van de klinische fase III-onderzoeken waren dosisverlagingen van Piqray vereist bij 4,8% van de patiënten en 2,7% van de patiënten zette Piqray stop vanwege diarree. Bij de 217 patiënten die diarree kregen, waren bij 62,2% (135/217) antidiarrhoica (bijv. loperamide) vereist om de klachten onder controle te krijgen.
Op basis van de ernst van de diarree of colitis, kan dosisonderbreking, -verlaging of stopzetting van Piqray vereist zijn zoals beschreven in tabel 4 (zie rubriek 4.2).
Patiënten moeten worden aangeraden om met antidiarrhoica te starten, de inname van orale vloeistoffen te verhogen en hun arts op de hoogte te brengen als diarree of andere verschijnselen van colitis optreden tijdens de behandeling met Piqray. In geval van colitis kan bijkomende behandeling, zoals steroïden, overwogen worden indien klinisch geïndiceerd.
Osteonecrose van de kaak
Voorzichtigheid is geboden wanneer Piqray en bisfosfonaten of RANK-ligandremmers (bijv. denosumab) ofwel gelijktijdig ofwel opeenvolgend worden gebruikt. Behandeling met Piqray mag niet worden gestart bij patiënten met aanhoudende osteonecrose van de kaak als gevolg van een eerdere of gelijktijdige behandeling met bisfosfonaten/denosumab. Patiënten moeten worden ingelicht dat ze nieuwe of verergerende orale symptomen tijdens de behandeling met Piqray (zoals tandmobiliteit, pijn of zwelling, het niet genezen van wondjes in de mond, of afscheiding) onmiddellijk moeten melden.
Bij patiënten die osteonecrose van de kaak ontwikkelen, moet standaard medische behandeling worden gestart.
Symptomatische viscerale ziekte
De veiligheid en werkzaamheid van dit geneesmiddel werden niet bestudeerd bij patiënten met symptomatische viscerale ziekte.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Geneesmiddelen die de plasmaconcentraties van alpelisib kunnen verhogen
Borstkankerresistentie-eiwit (breast cancer resistance protein (BCRP))-remmers Alpelisib is een substraat voor BCRP in vitro. BCRP is betrokken bij de hepatobiliaire export en intestinale secretie van alpelisib; daarom kan remming van BCRP in de lever en darmen tijdens de eliminatie leiden tot een verhoging van de systemische blootstelling aan alpelisib. Daarom is voorzichtigheid geboden en wordt controle op toxiciteit geadviseerd tijdens gelijktijdige behandeling met remmers van BCRP (bijv. eltrombopag, lapatinib, pantoprazol).
Geneesmiddelen die de plasmaconcentraties van alpelisib kunnen verlagen
Zuurverlagende middelen
Gelijktijdige toediening van de H2-receptorantagonist ranitidine in combinatie met een enkelvoudige 300 mg orale dosis alpelisib verminderde de biologische beschikbaarheid van alpelisib enigszins en verlaagde de algehele blootstelling aan alpelisib. In aanwezigheid van een vetarme en caloriearme (low-fat low-calorie, LFLC) maaltijd was AUCinf verlaagd met gemiddeld 21% en Cmax met 36% bij gebruik van ranitidine. In afwezigheid van voedsel was het effect uitgesprokener, met een daling van 30% voor AUCinf en een daling van 51% voor Cmax bij gebruik van ranitidine vergeleken met de nuchtere toestand zonder gelijktijdige toediening van ranitidine. Uit farmacokinetisch populatie-onderzoek bleek geen significant effect van gelijktijdige toediening van zuurverminderende middelen, waaronder protonpompremmers, H2-receptorantagonisten en antacida, op de farmacokinetiek van alpelisib. Daarom kan alpelisib gelijktijdig met zuurverminderende middelen worden toegediend, mits alpelisib onmiddellijk na het eten wordt ingenomen (zie rubriek 4.2).
CYP3A4-inductoren
Toediening van 600 mg rifampicine (een sterke CYP3A4-inductor) eenmaal daags gedurende 7 dagen, gevolgd door gelijktijdige toediening van een enkele orale dosis van 300 mg alpelisib op dag 8, verlaagde de Cmax van alpelisib met 38% en de AUC met 57% bij gezonde volwassenen (N=25). Gelijktijdige toediening van rifampicine 600 mg eenmaal daags gedurende 15 dagen met alpelisib 300 mg eenmaal daags vanaf dag 8 tot dag 15 verminderde de steady-state alpelisib Cmax met 59% en de AUC met 74%.
Gelijktijdige toediening met een sterke CYP3A4-inductor verlaagt de AUC van alpelisib, wat de werkzaamheid van alpelisib kan verminderen. Gelijktijdige toediening van alpelisib met sterke CYP3A4-inductoren (bijv. apalutamide, carbamazepine, enzalutamide, mitotaan, fenytoïne, rifampicine, Sint-Janskruid) moet worden vermeden en de selectie van een alternatief gelijktijdig geneesmiddel voor gelijktijdig gebruik, met geen of minimaal potentieel om CYP3A4 te induceren, moet worden overwogen.
Geneesmiddelen waarvan de plasmaconcentraties door alpelisib kan worden gewijzigd
CYP3A4-, CYP2C8-, CYP2C9-, CYP2C19- en CYP2B6-substraten
Er is geen dosisaanpassing nodig als alpelisib gelijktijdig wordt toegediend met CYP3A4-substraten (bijv. everolimus, midazolam), CYP2C8-substraten (bijv. repaglinide), CYP2C9-substraten (bijv. warfarine), CYP2C19-substraten (bijv. omeprazol). Voor CYP2B6-substraten zijn geen relevante veranderingen in de blootstelling waargenomen bij gelijktijdige toediening van alpelisib, maar de resultaten moeten met voorzichtigheid worden beschouwd vanwege de beperkte gegevens (zie rubriek 5.2).
In een onderzoek naar geneesmiddelinteractie werd bevestigd dat er bij gelijktijdige toediening van alpelisib en everolimus, een gevoelig CYP3A4-substraat, geen sprake is van klinisch significante farmacokinetische interacties (daling van AUC met 11,2%) tussen alpelisib en CYP3A4-substraten. Er werd geen verandering in de blootstelling aan everolimus waargenomen bij alpelisib-doses variërend van 250 tot 300 mg.
Bij gezonde proefpersonen verhoogde gelijktijdige toediening van een CYP2C9-substraat (S- warfarine) met alpelisib de blootstelling aan S-warfarine met gemiddeld 34% en 19% voor respectievelijk AUCinf en Cmax, vergeleken met toediening van S-warfarine alleen, wat erop wijst dat alpelisib een matige remmer van CYP2C9 is.
Stoffen die substraten van transporteiwitten zijn
In-vitro-evaluaties wezen uit dat alpelisib (en/of zijn metaboliet BZG791) het vermogen heeft om de activiteit van OAT3-geneesmiddeltransporteiwitten en intestinaal BCRP en P-gp te remmen. Voorzichtigheid is geboden bij gebruik van alpelisib in combinatie met gevoelige substraten van deze transporteiwitten die een smalle therapeutische index vertonen, omdat alpelisib de systemische blootstelling aan deze substraten kan verhogen.
Hormonale anticonceptiva
Er zijn geen klinische onderzoeken uitgevoerd waarin het geneesmiddelinteractiepotentieel tussen alpelisib en hormonale anticonceptiva werd beoordeeld.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Piqray is geïndiceerd bij mannen en postmenopauzale vrouwen. Het mag niet worden gebruikt bij vrouwen die (mogelijk) zwanger zijn of borstvoeding geven (zie rubriek 4.1).
Vrouwen die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen
Vrouwen die zwanger kunnen worden, dienen ervan op de hoogte te worden gesteld dat dieronderzoek en het werkingsmechanisme hebben aangetoond dat alpelisib een schadelijk effect kan hebben op de zich ontwikkelende foetus. In onderzoeken naar de embryo-foetale ontwikkeling bij ratten en konijnen is aangetoond dat orale toediening van alpelisib tijdens de organogenese embryotoxiciteit, foetotoxiciteit en teratogeniteit induceerde (zie rubriek 5.3).
In het geval dat vrouwen die zwanger kunnen worden Piqray gebruiken, dienen zij effectieve anticonceptie (bijv. dubbele-barrièremethoden) te gebruiken tijdens de behandeling en nog minstens 1 week na het staken van de behandeling met Piqray.
Mannelijke patiënten met een seksuele partner die zwanger is, mogelijk zwanger is of zwanger kan worden, dienen tijdens geslachtsgemeenschap een condoom te gebruiken in de periode dat ze Piqray gebruiken en nog minstens 1 week na het staken van de behandeling.
Raadpleeg rubriek 4.6 van de samenvatting van de productkenmerken voor fulvestrant.
Zwangerschap
Piqray is niet geïndiceerd en mag niet gebruikt worden bij vrouwen die zwanger zijn of zwanger kunnen zijn (zie rubriek 4.1).
Er zijn geen gegevens over het gebruik van alpelisib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Piqray wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
De zwangerschapsstatus van vrouwen die zwanger kunnen worden, dient te worden gecontroleerd voordat de behandeling met Piqray wordt gestart.
Borstvoeding
Het is niet bekend of alpelisib bij mensen of dieren in de moedermelk wordt uitgescheiden.
Vanwege de mogelijkheid van ernstige bijwerkingen bij zuigelingen die borstvoeding krijgen, wordt aanbevolen dat vrouwen tijdens de behandeling en nog minstens 1 week na de laatste dosis Piqray geen borstvoeding geven.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar over de effecten van alpelisib op de vruchtbaarheid. Op grond van onderzoek bij dieren naar toxiciteit en vruchtbaarheid bij herhaalde dosering kan alpelisib de vruchtbaarheid van mannen en vrouwen in de vruchtbare leeftijd verminderen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Piqray heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten dienen geïnformeerd te worden dat ze voorzichtig moeten zijn bij het besturen van voertuigen of het bedienen van machines als ze tijdens behandeling last hebben van vermoeidheid of wazig zien (zie rubriek 4.8).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het veiligheidsprofiel is gebaseerd op gepoolde veiligheidsgegevens van 376 patiënten in de behandelingsgroep met Piqray plus fulvestrant van de dubbelblinde, placebogecontroleerde fase III-onderzoeken CBYL719C2301 (N=284) en CBYL719C2303 (N=92).
De meest voorkomende bijwerkingen (gemeld met een frequentie > 20% in de gecombineerde onderzoekspopulatie met en zonder mutatie) waren plasmaglucose verhoogd (77,4%), creatinine verhoogd (68,9%), diarree (57,7%), lymfocytentelling verlaagd (56,4%), gammaglutamyltransferase verhoogd (54,5%), rash (50,0%), alanineaminotransferase verhoogd (47,6%), misselijkheid (46,3%), anemie (45,7%), vermoeidheid (43,4%), lipase verhoogd (40,2%), verminderde eetlust (35,4%), stomatitis (27,1%), plasmaglucose verlaagd (26,9%), braken (26,9%), gewicht verlaagd (25,0%), geactiveerde partiële tromboplastinetijd (aPTT) verlengd (24,5%), hypocalciëmie (23,7%) en mucosale ontsteking (20,5%).
De meest voorkomende bijwerkingen van graad 3 of 4 (gemeld met een frequentie ≥ 2%) waren plasmaglucose verhoogd (35,6%), rash (20,2%), gammaglutamyltransferase verhoogd (13,3%), lymfocytentelling verlaagd (8,8%), lipase verhoogd (6,6%), diarree (6,1%), gewicht verlaagd (5,9%), vermoeidheid (5,3%), hypokaliëmie (5,1%), alanineaminotransferase verhoogd (4,5%), anemie (4,0%), hypertensie (4,0%), creatinine verhoogd (2,9%), stomatitis (2,9%), misselijkheid (2,4%), osteonecrose van kaak (2,4%), mucosale ontsteking (2,4%) en acuut nierletsel (2,1%).
De bijwerkingen die het vaakst leidden tot staken van de behandeling waren hyperglykemie (5,6%), rash (5,1%), diarree (2,7%) en vermoeidheid (1,9%).
Lijst van bijwerkingen in tabelvorm
De bijwerkingen uit de klinische fase III-onderzoeken en tijdens postmarketingervaring (tabel 7) worden vermeld op basis van systeem/orgaanklasse volgens MedDRA. Binnen elke systeem/orgaanklasse zijn de bijwerkingen gerangschikt naar frequentie, met de meest voorkomende bijwerkingen eerst. Binnen elke frequentiegroep worden de bijwerkingen gerangschikt naar afnemende ernst. Daarnaast is de overeenkomstige frequentiecategorie voor elke bijwerking gebaseerd op de volgende conventie: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 7 Bijwerkingen waargenomen in klinisch fase III-onderzoeken en tijdens postmarketingervaring
| Bijwerking | Alle graden (%) | Graad 3 of 4 (%) | |
| Infecties en parasitaire aandoeningen | |||
| Urineweginfectie1 | Vaak | 35 (9,3) | 2 (0,5)* |
| Bloed- en lymfestelselaandoeningen | |||
| Anemie | Zeer vaak | 172 (45,7) | 15 (4,0)* |
| Lymfocytentelling verlaagd | Zeer vaak | 212 (56,4) | 33 (8,8) |
| Plaatjestelling verlaagd | Zeer vaak | 53 (14,1) | 3 (0,8) |
| Immuunsysteemaandoeningen | |||
| Overgevoeligheid2 | Vaak | 13 (3,5) | 2 (0,5)* |
| Voedings- en stofwisselingsstoornissen | |||
| Plasmaglucose verhoogd | Zeer vaak | 291 (77,4) | 134 (35,6) |
| Plasmaglucose verlaagd | Zeer vaak | 101 (26,9) | 1 (0,3) |
| Verminderde eetlust | Zeer vaak | 133 (35,4) | 7 (1,9)* |
| Hypokaliëmie | Zeer vaak | 48 (12,8) | 19 (5,1) |
| Hypocalciëmie3 | Zeer vaak | 89 (23,7) | 6 (1,6) |
| Magnesium verlaagd | Zeer vaak | 40 (10,6) | 2 (0,5)* |
| Dehydratie | Vaak | 10 (2,7) | 1 (0,3)* |
| Ketoacidose4 | Soms | 3 (0,8) | 3 (0,8) |
Hyperglykemisch hyperosmolair niet-ketotisch syndroom (HHNKS) # | Niet bekend | Niet bekend | Niet bekend |
| Psychische stoornissen | |||
| Insomnia | Vaak | 28 (7,4) | |
| Zenuwstelselaandoeningen | |||
| Hoofdpijn5 | Zeer vaak | 60 (16,0) | 2 (0,5)* |
| Dysgeusie6 | Zeer vaak | 52 (13,8) | 1 (0,3)* |
| Oogaandoeningen | |||
| Gezichtsvermogen wazig | Vaak | 16 (4,3) | 1 (0,3)* |
| Droog oog | Vaak | 10 (2,7) | |
| Uveïtis | Niet bekend | Niet bekend | Niet bekend |
| Bloedvataandoeningen | |||
| Hypertensie | Vaak | 34 (9,0) | 15 (4,0) |
| Lymfoedeem | Vaak | 20 (5,3) | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Pneumonitis7 | Vaak | 6 (1,6) | 2 (0,5)* |
| Bijwerking | Alle graden (%) | Graad 3 of 4 (%) | |
| Maagdarmstelselaandoeningen | |||
| Diarree | Zeer vaak | 217 (57,7) | 23 (6,1)* |
| Misselijkheid | Zeer vaak | 174 (46,3) | 9 (2,4)* |
| Stomatitis8 | Zeer vaak | 102 (27,1) | 11 (2,9)* |
| Braken | Zeer vaak | 101 (26,9) | 2 (0,5)* |
| Abdominale pijn | Zeer vaak | 63 (16,8) | 5 (1,3)* |
| Dyspepsie | Zeer vaak | 39 (10,4) | 1 (0,3) |
| Tandpijn | Vaak | 13 (3,5) | 1 (0,3)* |
| Gingivitis | Vaak | 11 (2,9) | 1 (0,3)* |
| Gingiva-pijn | Vaak | 12 (3,2) | |
| Cheilitis | Vaak | 8 (2,1) | |
| Pancreatitis | Soms | 1 (0,3) | 1 (0,3) |
| Colitis# | Niet bekend | Niet bekend | Niet bekend |
| Huid- en onderhuidaandoeningen | |||
| Rash9 | Zeer vaak | 188 (50,0) | 76 (20,2)* |
| Alopecia | Zeer vaak | 63 (16,8) | |
| Pruritus | Zeer vaak | 61 (16,2) | 3 (0,8)* |
| Droge huid10 | Zeer vaak | 56 (14,9) | 1 (0,3)* |
| Erytheem11 | Vaak | 22 (5,9) | 3 (0,8)* |
| Dermatitis12 | Vaak | 12 (3,2) | 2 (0,5)* |
| Palmoplantair erytrodysesthesiesyndroom | Vaak | 7 (1,9) | |
| Erythema multiforme | Soms | 3 (0,8) | 2 (0,5)* |
| Stevens-Johnson-syndroom | Soms | 2 (0,5) | 2 (0,5)* |
| Geneesmiddelenreactie met eosinofilie en systemische symptomen (DRESS-syndroom)# | Niet bekend | Niet bekend | Niet bekend |
| Angio-oedeem# | Niet bekend | Niet bekend | Niet bekend |
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Spierspasmen13 | Vaak | 26 (6,9) | |
| Myalgie | Vaak | 23 (6,1) | 2 (0,5)* |
| Osteonecrose van kaak14 | Vaak | 19 (5,1) | 9 (2,4)* |
| Nier- en urinewegaandoeningen | |||
| Acuut nierletsel | Vaak | 22 (5,9) | 8 (2,1) |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Vermoeidheid15 | Zeer vaak | 163 (43,4) | 20 (5,3)* |
| Mucosale ontsteking | Zeer vaak | 77 (20,5) | 9 (2,4)* |
| Perifeer oedeem | Zeer vaak | 56 (14,9) | |
| Pyrexie | Zeer vaak | 61 (16,2) | 3 (0,8) |
| Mucosale droogheid16 | Zeer vaak | 46 (12,2) | 1 (0,3) |
| Oedeem17 | Vaak | 23 (6,1) | |
| Bijwerking | Alle graden (%) | Graad 3 of 4 (%) | |
| Onderzoeken | |||
| Gewicht verlaagd | Zeer vaak | 94 (25,0) | 22 (5,9)* |
| Bloedcreatinine verhoogd | Zeer vaak | 259 (68,9) | 11 (2,9) |
| Gammaglutamyltransferase verhoogd | Zeer vaak | 205 (54,5) | 50 (13,3) |
| Alanineaminotransferase verhoogd | Zeer vaak | 179 (47,6) | 17 (4,5) |
| Lipase verhoogd | Zeer vaak | 151 (40,2) | 25 (6,6) |
| Geactiveerde partiële tromboplastinetijd (aPTT) verlengd | Zeer vaak | 92 (24,5) | 3 (0,8)* |
| Albumine verlaagd | Zeer vaak | 50 (13,3) | 1 (0,3)* |
| Geglycosyleerde hemoglobine verhoogd | Vaak | 10 (2,7) | |
* Er werden geen bijwerkingen van graad 4 waargenomen # Bijwerkingen gemeld tijdens postmarketingervaring. Deze zijn afkomstig van spontane meldingen waarbij het niet altijd mogelijk is de frequentie of een causaal verband met de blootstelling aan het geneesmiddel op betrouwbare wijze vast te stellen. 1 Urineweginfectie: omvat ook één geval van urosepsis 2 Overgevoeligheid: omvat ook allergische dermatitis 3 Hypocalciëmie: omvat ook verlaagd gecorrigeerd calcium 4 Ketoacidose: omvat ook diabetische ketoacidose (zie rubriek 4.4) 5 Hoofdpijn: omvat ook hoofdongemak 6 Dysgeusie: omvat ook ageusie, hypogeusie 7 Pneumonitis: omvat ook interstitiële longziekte 8 Stomatitis: omvat ook aften en mondulceratie 9 Rash: omvat ook maculopapuleuze rash, vlekkerige rash, gegeneraliseerde rash, papuleuze rash, pruritische rash 10 Droge huid: omvat ook huidkloven, xerose, xeroderma 11 Erytheem: omvat ook gegeneraliseerd erytheem 12 Dermatitis: omvat ook acneïforme dermatitis 13 Spierspasmen: omvat ook spierongemak 14 Osteonecrose van kaak: omvat ook osteonecrose 15 Vermoeidheid: omvat ook asthenie 16 Mucosale droogheid: omvat ook droge mond, vulvovaginale droogte, droge lip 17 Oedeem: omvat ook aangezichtszwelling, gezichtsoedeem, ooglidoedeem | |||
Beschrijving van geselecteerde bijwerkingen
Hyperglykemie
In de gepoolde veiligheidsdataset van de klinische fase III-onderzoeken werd hyperglykemie gemeld bij 258 (68,6%) patiënten; gevallen van graad 2 (NPG ≥ 160-250 mg/dl), graad 3 (NPG > 250-500 mg/dl) en graad 4 (NPG > 500 mg/dl) werden gemeld bij respectievelijk 17,3%, 33,5% en 4,0% van de patiënten.
Op basis van NPG- en HbA1c-uitgangswaarden werd 51% van de patiënten beschouwd als prediabetisch (NPG > 100-125 mg/dl [5,6 tot 6,9 mmol/l] en/of HbA1c 5,7-6,4%) en werd 4,8% van de patiënten beschouwd als diabetisch (NPG ≥ 126 mg/dl [≥ 7,0 mmol/l] en/of HbA1c ≥ 6,5%). In totaal deed zich bij 76% van de patiënten die bij aanvang prediabetisch waren hyperglykemie (alle graden) voor bij behandeling met alpelisib. Bij alle patiënten met hyperglykemie van graad ≥ 2 (NPG > 160 mg/dl) bedroeg de mediane tijd tot eerste optreden 15 dagen (spreiding: 5 dagen tot 1.458 dagen) (op basis van laboratoriumbevindingen). De mediane duur van hyperglykemie van graad ≥ 2 bedroeg 8 dagen (95%-BI: 8 tot 10 dagen). Bij de patiënten met hyperglykemie van graad ≥ 2 bedroeg de mediane tijd tot verbetering (met minstens één graad ten opzichte van het eerste voorval) 8 dagen (95%-BI: 8 tot 10 dagen). Bij 95,0% van de patiënten die met fulvestrant doorgingen na stopzetting van Piqray, keerde de NPG-spiegel terug naar de uitgangswaarde (normaal).
Hyperglykemie werd behandeld met antidiabetica, zie rubriek 4.4.
Rash
In de gepoolde veiligheidsdataset van de klinische fase III-onderzoeken werden gevallen van rash (waaronder maculopapuleuze, vlekkerige, gegeneraliseerde, papuleuze en pruritische rash, dermatitis en acneïforme dermatitis, geneesmiddelenexantheem en genitale rash) gemeld bij 195 (51,9%) patiënten. De rash was hoofdzakelijk licht of matig (graad 1 of 2) en responsief op behandeling, en in sommige gevallen ging de rash gepaard met pruritus en een droge huid. Gevallen van graad 2 en 3 werden gemeld bij respectievelijk 13,0% en 20,7% van de patiënten, met een mediane tijd tot het optreden van 12 dagen (spreiding: 2 dagen tot 220 dagen).
Bij patiënten die een profylactische rashbehandeling, inclusief antihistaminica, kregen, werd rash minder vaak gemeld dan in de totale populatie: 28,9% vs. 51,9% voor alle gradaties, 14,1% vs. 20,7% voor graad 3 en 4,4% vs. 5,1% voor rash leidend tot definitieve stopzetting van Piqray. Derhalve kan bij de start van de behandeling met Piqray worden begonnen met profylactische toediening van antihistaminica.
Gastro-intestinale toxiciteit (misselijkheid, diarree, braken)
In de gepoolde veiligheidsdataset van de klinische fase III-onderzoeken werden diarree, misselijkheid en braken gemeld bij respectievelijk 57,7%, 46,3% en 26,9% van de patiënten (zie tabel 7).
Gevallen van diarree van graad 2 en 3 werden gemeld bij respectievelijk 18,9% en 6,1% van de patiënten, met een mediane tijd tot het optreden van diarree van graad ≥ 2 van 49,5 dagen (spreiding: 1 dag tot 1.731 dagen).
Ernstige diarree en klinische gevolgen, zoals dehydratie en acuut nierletsel, zijn gemeld tijdens de behandeling met Piqray en verdwenen met passende interventie (zie tabel 4). Anti-emetica (bijv. ondansetron) en antidiarrhoica (bijv. loperamide) werden gebruikt bij respectievelijk 40/197 (20,3%) en 135/217 (62,2%) patiënten om de symptomen te behandelen.
Osteonecrose van de kaak
In de gepoolde veiligheidsdataset van de klinische fase III-onderzoeken werd osteonecrose van de kaak gemeld bij 5,1% van de patiënten (19/376) in de behandelingsgroep met Piqray plus fulvestrant. Alle patiënten die osteonecrose van de kaak doormaakten, werden blootgesteld aan eerder of gelijktijdig gegeven bisfosfonaten (bijv. zoledroninezuur) of RANK-ligandremmers (bijv. denosumab). Daarom kan een verhoogd risico van ontwikkeling van osteonecrose van de kaak niet worden uitgesloten bij patiënten die Piqray en bisfosfonaten of RANK-ligandremmers krijgen.
Speciale populaties
Ouderen
In de gepoolde veiligheidsdataset van de klinische fase III-onderzoeken was bij patiënten ≥ 65 jaar die met alpelisib plus fulvestrant werden behandeld sprake van een hogere incidentie van hyperglykemie van graad 3-4 (44,6%) vergeleken met patiënten < 65 jaar (32,4%), terwijl hyperglykemie van graad 3-4 bij patiënten < 75 jaar 36,1% bedroeg vergeleken met 47,8% bij patiënten ≥ 75 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Symptomen
De bijwerkingen geassocieerd met overdosering zijn in overeenstemming met het veiligheidsprofiel van Piqray en omvatten hyperglykemie, misselijkheid, asthenie en rash.
Behandeling
In alle gevallen van overdosering moeten waar nodig algemene symptomatische en ondersteunende maatregelen worden ingesteld. Er is geen antidotum tegen Piqray bekend.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, proteïnekinaseremmers, fosfatidylinositol-3-kinase (PI3Kα)-remmers, ATC-code: L01EM03
Werkingsmechanisme
Alpelisib is een α-specifieke klasse I fosfatidylinositol-3-kinase (PI3Kα)-remmer. Gain-of-function-mutaties in het gen dat codeert voor de katalytische α-subeenheid van PI3K (PIK3CA) leiden tot activering van PI3Kα en AKT-signalering, cellulaire transformatie en de vorming van tumoren in in-vitro- en in-vivo-modellen.
In borstkankercellijnen remde alpelisib de fosforylering van PI3K downstream doelwitten waaronder AKT, en vertoonde het activiteit in cellijnen met een PIK3CA-mutatie.
In vivo remde alpelisib de PI3K/AKT-signaaltransductieroute en verminderde het de tumorgroei in xenotransplantaatmodellen, waaronder modellen van borstkanker.
Het is aangetoond dat PI3K-remming door behandeling met alpelisib een toename van de oestrogeenreceptor (ER)-transcriptie in borstkankercellen induceert. De combinatie van alpelisib en fulvestrant liet een toegenomen antitumoractiviteit zien vergeleken met monotherapie met alpelisib of fulvestrant in xenotransplantaatmodellen afgeleid van ER-positieve, PIK3CA-gemuteerde borstkankercellijnen.
De PI3K/AKT-signaaltransductieroute is verantwoordelijk voor glucosehomeostase, en hyperglykemie is een verwachte on-target bijwerking van PI3K-remming.
Klinische werkzaamheid en veiligheid
Onderzoek CBYL719C2301
Piqray werd onderzocht in een gerandomiseerd, dubbelblind, placebogecontroleerd fase III-hoofdonderzoek naar alpelisib in combinatie met fulvestrant bij postmenopauzale vrouwen, en mannen, met HR-positieve, HER2-negatieve gevorderde (lokaal-regionaal gerecidiveerde of gemetastaseerde) borstkanker bij wie de ziekteprogressie vertoonde of terugkeerde tijdens of na behandeling op basis van een aromataseremmer (met of zonder CDK4/6-combinatie).
In totaal werden 572 patiënten ingeschreven in twee cohorten: één cohort met borstkanker mét PIK3CA-mutatie en één cohort met borstkanker zonder PIK3CA-mutatie. De patiënten werden in een verhouding van 1:1 gerandomiseerd naar behandeling met ofwel alpelisib 300 mg plus fulvestrant ofwel placebo plus fulvestrant. De randomisatie werd gestratificeerd naar aanwezigheid van long- en/of levermetastase en eerdere behandeling met een of meerdere CDK4/6-remmers.
In het cohort met PIK3CA-mutatie werden 169 patiënten met één of meer PIK3CA-mutaties (C420R, E542K, E545A, E545D [alleen 1635G>T], E545G, E545K, Q546E, Q546R, H1047L, H1047R of H1047Y) gerandomiseerd naar behandeling met alpelisib in combinatie met fulvestrant en werden 172 patiënten gerandomiseerd naar behandeling met placebo in combinatie met fulvestrant. In dit cohort hadden 170 (49,9%) patiënten lever-/longmetastasen en hadden 20 (5,9%) patiënten een eerdere behandeling met een CDK4/6-remmer gekregen.
De patiënten hadden een mediane leeftijd van 63 jaar (spreiding: 25 tot 92 jaar). 44,9% van de patiënten was 65 jaar of ouder en ≤ 85 jaar. Van de opgenomen patiënten was 66,3% wit, 21,7% Aziatisch en 1,2% zwart of Afro-Amerikaans. De onderzoekspopulatie omvatte één mannelijke patiënt; hij was ingeschreven in het cohort met de PIK3CA-mutatie en werd behandeld met alpelisib en fulvestrant. Van de proefpersonen had 66,0% en 33,4% een ECOG-prestatiestatus van respectievelijk 0 en 1.
In totaal had 97,7% van de patiënten een eerdere endocriene therapie gekregen. Bij 67,7% van de proefpersonen was endocriene therapie de laatste therapie vóór hun inschrijving in het onderzoek. Letrozol en anastrozol waren de meest gebruikte endocriene therapieën. De setting van de laatste endocriene therapie vóór inschrijving in het onderzoek was therapeutisch bij 47,8% van de patiënten en adjuvante therapie bij 51,9% van de patiënten. In totaal werd 85,6% van de patiënten aangemerkt als personen met endocrien-resistente ziekte: primaire endocriene resistentie (de novo resistentie) werd waargenomen bij 13,2% en secundaire endocriene resistentie (recidief/progressie na een initiële respons) bij 72,4% van de patiënten.
Er was tussen de onderzoeksgroepen een goede balans met betrekking tot demografische gegevens, ziektekenmerken bij aanvang, ECOG-score, tumorlast en eerdere antineoplastische therapie.
Tijdens de gerandomiseerde behandelingsfase werd alpelisib 300 mg of placebo oraal toegediend, eenmaal daags op continue basis. Fulvestrant 500 mg werd intramusculair toegediend in cyclus 1 op dag 1 en 15 en vervolgens op dag 1 van een 28 dagen tellende cyclus tijdens de behandelingsfase (toediening ±3 dagen).
Patiënten mochten tijdens het onderzoek of na ziekteprogressie niet van placebo overstappen op alpelisib.
Het primaire eindpunt voor het onderzoek was progressievrije overleving (progression-free survival, PFS) aan de hand van de responsbeoordelingscriteria bij solide tumoren (RECIST v1.1), op basis van de onderzoekersbeoordeling bij patiënten een PIK3CA-mutatie. Het belangrijkste secundaire eindpunt was totale overleving (overall survival, OS) voor patiënten met een PIK3CA-mutatie.
Andere secundaire eindpunten waren, onder andere, PFS voor patiënten zonder een PIK3CA-mutatie en OS voor patiënten zonder een PIK3CA-mutatie.
Analyse van primaire werkzaamheid
Het onderzoek behaalde zijn primaire doelstelling bij de primaire PFS-analyse (‘cut-off’-datum 12 juni 2018) waarbij een statistisch significante verbetering van de PFS volgens beoordeling van de onderzoeker in het cohort met de PIK3CA-mutatie werd aangetoond bij patiënten behandeld met alpelisib plus fulvestrant ten opzichte van patiënten behandeld met placebo plus fulvestrant, met een geschatte reductie van het risico van ziekteprogressie of overlijden van 35% in het voordeel van de behandeling met alpelisib plus fulvestrant (zie tabel 8).
Tabel 8 Onderzoek C2301 primaire werkzaamheidsanalyse - Samenvatting van werkzaamheidsresultaten op basis van RECIST (FAS, cohort met PIK3CA-mutatie). ‘Cut-off’-datum: 12 juni 2018
Piqray + fulvestrant (n=169) | Placebo + fulvestrant (n=172) | |
| Mediane progressievrije overleving (PFS) (maanden, 95%-BI) | ||
| Radiologische beoordeling onderzoeker # | ||
| Cohort met PIK3CA-mutatie (N=341) | 11,0 (7,5 tot 14,5) | 5,7 (3,7 tot 7,4) |
| Hazardratio (95%-BI) | 0,65 (0,50 tot 0,85) | |
| p-waardea | 0,00065 | |
| Beoordeling geblindeerde onafhankelijke beoordelingscommissie*# | ||
| Cohort met PIK3CA-mutatie (N=173) | 11,1 (7,3 tot 16,8) | 3,7 (2,1 tot 5,6) |
| Hazardratio (95%-BI) | 0,48 (0,32 tot 0,71) | |
| p-waarde | n.v.t. | |
BI = betrouwbaarheidsinterval; N = aantal patiënten; n.v.t. = niet van toepassing a p-waarde is verkregen met de eenzijdige gestratificeerde logrank-toets. # Per RECIST 1.1 * Op basis van 50% sample-based audit benadering | ||
In het cohort met PIK3CA-mutatie bleek uit analyses van PFS-subgroepen, conform de onderzoekersbeoordeling op basis van randomisatie-stratificatiefactoren, een over het algemeen consistent behandelingseffect ten gunste van de behandelingsgroep met alpelisib, ongeacht aan- of afwezigheid van long-/levermetastasen.
Bij 20 patiënten met eerdere behandeling met een CDK4/6 remmer was de hazard ratio (HR) voor PFS 0,48 (95%-BI: 0,17-1,36); de mediane PFS was 1,8 maanden (95%-BI: 1,7-3,6) in de behandelingsgroep met placebo plus fulvestrant en 5,5 maanden (95%-BI: 1,6-16,8) in de behandelingsgroep met alpelisib plus fulvestrant.
Gebruik makend van een ‘cut-off’-datum voor data van 12-Jun-2018 waren de PFS-resultaten voor de subgroep van de endocrien-resistente patiënten (HR=0,64; 95%-BI: 0,49-0,85, n=292) en de endocrien-gevoelige patiënten (HR=0,87; 95%-BI: 0,35-2,17, n=39) in het voordeel van de behandelingsgroep met alpelisib plus fulvestrant. Het aantal endocrien-gevoelige patiënten met een PIK3CA-mutatie was beperkt (n=39) en de resultaten dienen met voorzichtigheid geïnterpreteerd te worden.
Gebruik makend van een ‘cut-off’-datum voor data van 12-Jun-2018, was het totale responspercentage (ORR) bij patiënten met meetbare ziekte bij aanvang 35,7% (95%-BI: 27,4-44,7) in de behandelingsgroep met alpelisib plus fulvestrant en 16,2% (95%-BI: 10,4-23,5) in de behandelingsgroep met placebo plus fulvestrant.
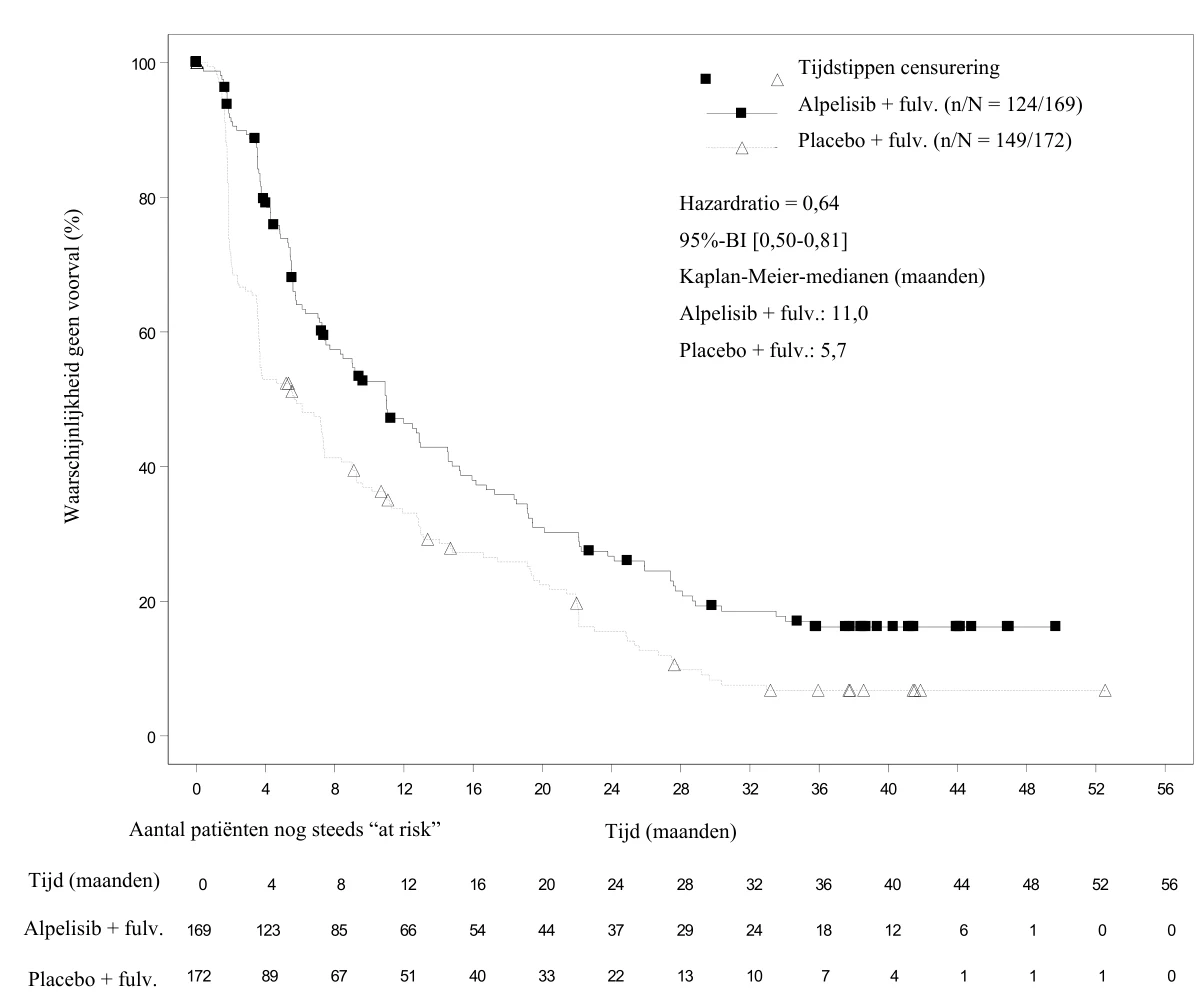
Op het moment van de finale OS-analyse (‘cut-off’-datum van 23 april 2020) werd een beschrijvende follow-up werkzaamheidsanalyse voor de PFS-data uitgevoerd. Met een mediane duur van randomisatie tot ‘cut-off’ van ongeveer 42 maanden waren de gemelde PFS-resultaten consistent met de resultaten van de primaire PFS-analyse. Er was een geschatte risicoreductie op progressie of overlijden van 36% in het voordeel van de behandeling met alpelisib plus fulvestrant (HR= 0,64; 95%-BI: 0,50-0,81) (figuur 1).
Figuur 1 Onderzoek C2301 - Kaplan-Meier-curve van PFS volgens beoordeling van de onderzoeker (FAS, cohort met PIK3CA-mutatie): beschrijvende update met ‘cut-off’-datum voor data van 23 april 2020
Finale analyse totale overleving (OS)
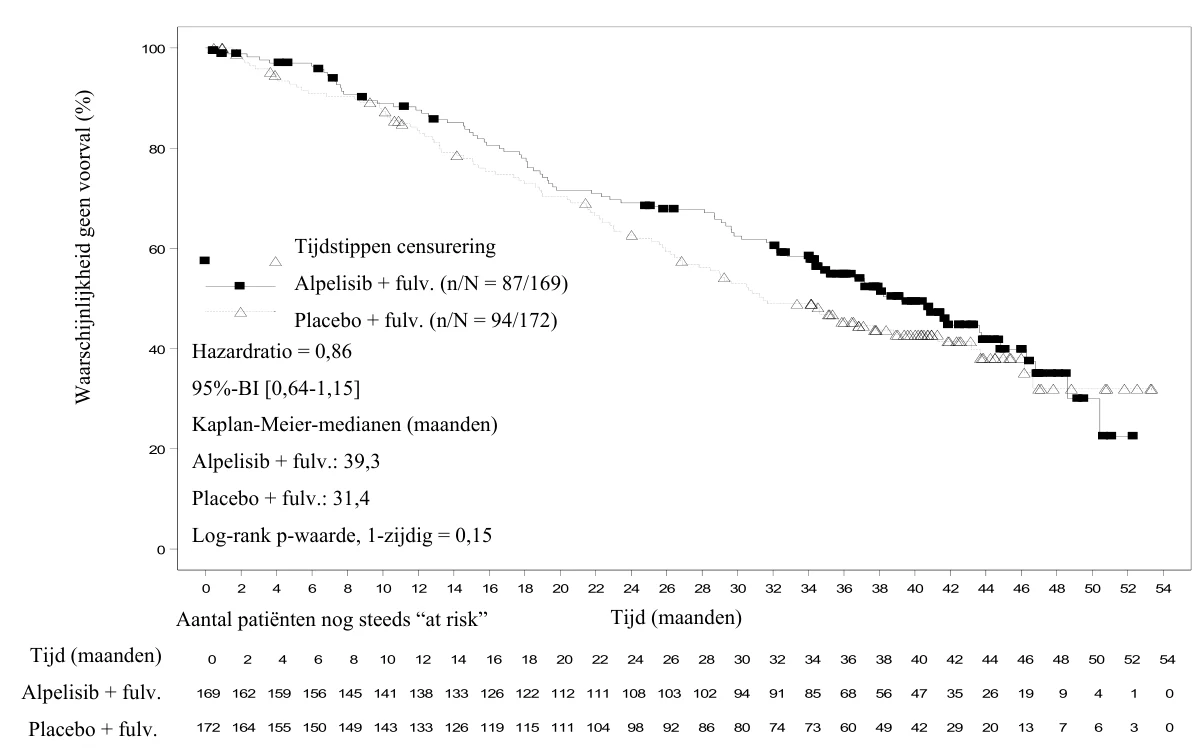
Bij de finale OS-analyse bereikte het onderzoek niet zijn belangrijkste secundaire doelstelling. Vanaf de ‘cut-off’-datum voor data van 23 april 2020 werd een totaal van 87 (51,5%) overlijdens gemeld in de onderzoeksgroep met alpelisib plus fulvestrant en 94 (54,7%) in de onderzoeksgroep met placebo plus fulvestrant. De HR was 0,86 (95%-BI: 0,64-1.15; p=0,15, eenzijdig) en de vooraf gespecificeerde O’Brien-Fleming werkzaamheidsgrens van p ≤0,0161 werd niet overschreden. Mediane OS was 39,3 maanden (95%-BI: 34,1-44,9) in de onderzoeksgroep met alpelisib plus fulvestrant en 31,4 maanden (95%-BI: 26,8-41,3) in de onderzoeksgroep placebo plus fulvestrant (figuur 2).
Figuur 2 Onderzoek C2301 belangrijkste secundaire analyse - Kaplan-Meier-curve van OS
(FAS, cohort met PIK3CA-mutatie) met ‘cut-off’-datum van 23 april 2020
Bij patiënten die eerder behandeld werden met CDK4/6i (n=20) was de mediane OS in de onderzoeksgroep alpelisib plus fulvestrant 29,8 maanden (95%-BI: 6,7- 38,2) in vergelijking tot 12,9 maanden (95%-BI: 2,5-34,6) in de onderzoeksgroep placebo plus fulvestrant (HR=0,67; 95%-BI: 0,21-2,18).
Cohort zonder PIK3CA-mutatie
Er werd geen PFS-voordeel waargenomen bij patiënten van wie het tumorweefsel geen PIK3CA-mutatie had.
Onderzoek CBYL719C2303
Piqray werd ook onderzocht in een gerandomiseerd, internationaal, dubbelblind, placebogecontroleerd fase III-onderzoek naar alpelisib in combinatie met fulvestrant bij postmenopauzale vrouwen, en mannen, met HR-positieve, HER2-negatieve (gedefinieerd als immunohistochemie [IHC] 0 of 1+, of IHC 2+/negatieve in-situhybridisatie [ISH-]) gevorderde borstkanker met een PIK3CA-mutatie, waarbij de ziekte was gevorderd of teruggekeerd tijdens of na behandeling met een aromataseremmer plus een CDK4/6-remmer.
Op het moment van de analyse van de primaire werkzaamheid (‘cut-off’-datum 15 oktober 2024) waren in totaal 188 patiënten in een verhouding van 1:1 gerandomiseerd naar behandeling met ofwel alpelisib 300 mg plus fulvestrant ofwel placebo plus fulvestrant. De randomisatie werd gestratificeerd naar aanwezigheid van long- en/of levermetastasen en eerdere behandeling met een of meerdere CDK4/6-remmers (adjuvant versus metastatisch).
De patiënten hadden een mediane leeftijd van 62 jaar (spreiding: 32 tot 84 jaar). In totaal was 41,0% van de patiënten 65 jaar of ouder. De meerderheid van de patiënten was wit (89,9%). De onderzoekspopulatie omvatte twee mannelijke patiënten die werden behandeld met placebo plus fulvestrant. In totaal had 60,1% en 38,3% van de proefpersonen een ECOG-prestatiestatus van respectievelijk 0 en 1.
Alle patiënten hadden gevorderde borstkanker met een PIK3CA-mutatie en waren eerder behandeld met een aromataseremmer en een CDK4/6-remmer. Drieënnegentig (98,9%) patiënten kregen hun laatste eerdere behandeling met een CDK4/6-remmer in de gemetastaseerde setting, terwijl 1 (1,1%) patiënt deze in de adjuvante setting kreeg. Letrozol was de meest gebruikte aromataseremmer, en ribociclib en palbociclib waren de meest gebruikte CDK4/6-remmers. De setting van de laatste endocriene therapie voorafgaand aan deelname aan het onderzoek was gemetastaseerd bij 97,3% van de proefpersonen en adjuvant bij 9,6% van de proefpersonen. In totaal werd 83,5% van de patiënten aangemerkt als personen met endocrien-resistente ziekte: primaire endocriene resistentie (de novo resistentie) werd waargenomen bij 6,9% en secundaire endocriene resistentie (recidief/progressie na een initiële respons) bij 76,6% van de patiënten. In de gemetastaseerde setting was voorafgaande chemotherapie toegediend aan respectievelijk 12,8% en 18,1% van de patiënten in de onderzoeksgroep met alpelisib plus fulvestrant en de onderzoeksgroep met placebo plus fulvestrant.
Er was tussen de onderzoeksgroepen een goede balans met betrekking tot demografische gegevens, ziektekenmerken bij aanvang, ECOG-score, tumorlast en eerdere antineoplastische therapie.
Tijdens de gerandomiseerde behandelingsfase werd alpelisib 300 mg of placebo oraal toegediend, eenmaal daags op continue basis. Fulvestrant 500 mg werd intramusculair toegediend in cyclus 1 op dag 1 en 15 en vervolgens op dag 1 van een 28 dagen tellende cyclus tijdens de behandelingsfase.
Patiënten mochten overstappen van placebo naar alpelisib na bevestiging van progressieve ziekte door een geblindeerde onafhankelijke beoordelingscommissie (Blinded Independent Review Committee, BIRC).
Het primaire eindpunt voor het onderzoek was PFS aan de hand van RECIST v1.1-criteria, op basis van de beoordelingen door de BIRC. De secundaire eindpunten waren OS, het totale responspercentage (overall response rate, ORR) en het percentage klinisch voordeel (clinical benefit rate, CBR), gebaseerd op beoordelingen door de BIRC.
Analyse van primaire werkzaamheid
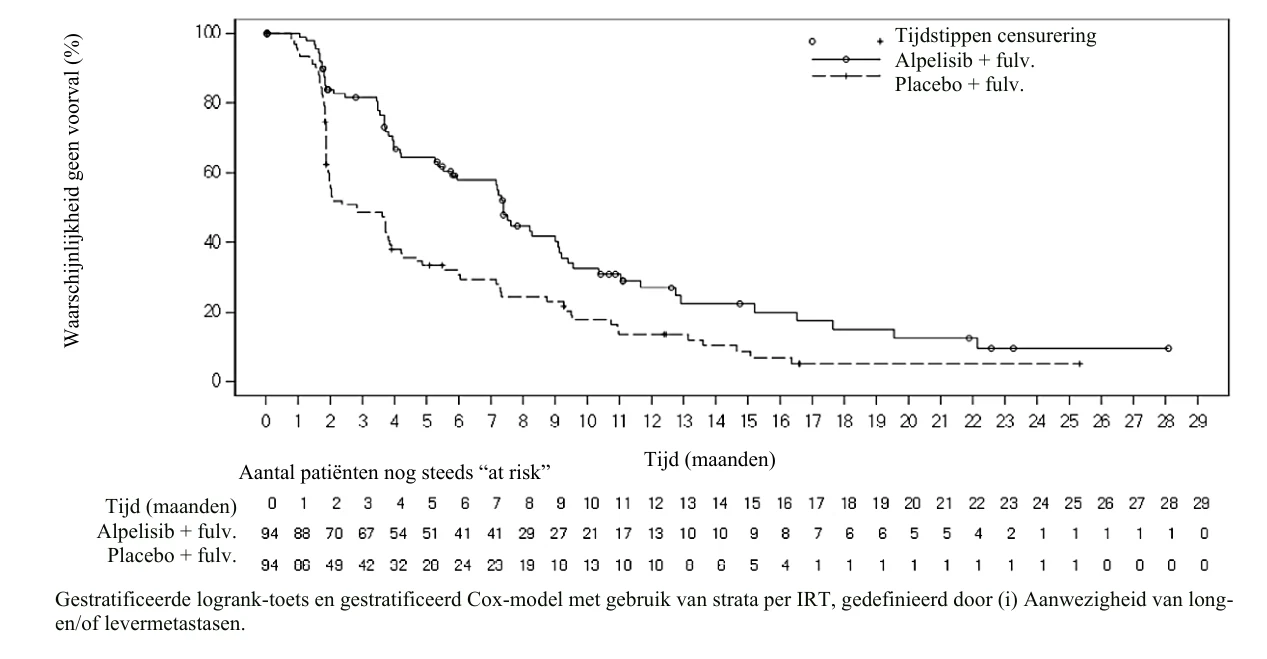
Het onderzoek behaalde zijn primaire doelstelling bij de primaire PFS-analyse (‘cut-off’-datum 15 oktober 2024) waarbij een statistisch significante verbetering van de PFS volgens beoordeling van de BIRC werd aangetoond bij patiënten behandeld met alpelisib plus fulvestrant ten opzichte van patiënten behandeld met placebo plus fulvestrant (zie tabel 9 en figuur 3).
Het totale responspercentage bij patiënten met meetbare ziekte bij aanvang was 24,7% (95%-BI: 16,0-35,3) in de onderzoeksgroep alpelisib plus fulvestrant en 4,4% (95%-BI: 1,2-11,0) in de onderzoeksgroep die placebo plus fulvestrant kreeg (‘cut-off’-datum van 15 oktober 2024).
Tabel 9 Onderzoek C2303 primaire werkzaamheidsanalyse – Samenvatting van werkzaamheidsresultaten op basis van RECIST (FAS) met ‘cut-off’-datum van 15 oktober 2024
| Werkzaamheidsparameters | Piqray + fulvestrant (n=94) | Placebo + fulvestrant (n=94) |
| Primair eindpunt voor werkzaamheid | ||
| Progressievrije overlevinga | ||
| Events (progressie of overlijden), n (%) | 62 (66,0) | 79 (84,0) |
| Progressies | 56 (59,6) | 70 (74,5) |
| Overlijdens | 6 (6,4) | 9 (9,6) |
| Mediaan (maanden) (95%-BI) | 7,4 (5,52-9,10) | 2,8 (1,94-3,84) |
| Hazardratio (95%-BI)b | 0,52 (0,37-0,72) | |
| p-waardec | <0,0001 | |
BI = betrouwbaarheidsinterval; n = aantal patiënten a Gebaseerd op BIRC-beoordeling b Gestratificeerd Cox-model met gebruik van dezelfde stratificatiefactoren als voor de logrank-toets c p-waarde is verkregen met een gestratificeerde logrank-toets bij een algeheel eenzijdig significantieniveau van 2,5%. | ||
Figuur 3 Onderzoek C2303 – Kaplan-Meier curve van PFS volgens BIRC-beoordeling (FAS)
met ‘cut-off’-datum van 15 oktober 2024
Finale OS-analyse
De finale OS-analyse werd uitgevoerd bij 212 patiënten (105 in de onderzoeksgroep met alpelisib plus fulvestrant en 107 in de onderzoeksgroep met placebo plus fulvestrant), met een ‘cut-off’-datum voor data van 26 mei 2025, waarbij 24 extra patiënten werden gerandomiseerd (11 in de onderzoeksgroep alpelisib plus fulvestrant en 13 in de onderzoeksgroep placebo plus fulvestrant) ten opzichte van de primaire analyse. Bij de finale analyse werden in totaal 34 (32,4%) overlijdens gemeld in de onderzoeksgroep met alpelisib plus fulvestrant en 50 (46,7%) in de onderzoeksgroep met placebo plus fulvestrant. De HR was 0,64 (95%-BI: 0,41-0,99; nominale p=0,021, eenzijdig). De mediane OS was 29,5 maanden (95%-BI: 20,17, NS) in de onderzoeksgroep met alpelisib plus fulvestrant en 23,8 maanden (95%-BI: 17,28-28,52) in de onderzoeksgroep met placebo plus fulvestrant (figuur 4). Drieënveertig patiënten die werden behandeld met placebo plus fulvestrant (40,2%) en bij wie ziekteprogressie door BIRC was bevestigd, stapten over naar de onderzoeksgroep met alpelisib plus fulvestrant.
en/of levermetastasen.
Figuur 4 Onderzoek C2303 – Kaplan-Meier curve van OS (FAS) met ‘cut-off’-datum van
26 mei 2025
Eerder gebruik van fulvestrant in onderzoek CBYL719X2101
Patiënten die eerder behandeld werden met fulvestrant werden niet opgenomen in de pivotale onderzoeken. In het fase I-onderzoek CBYL719X2101 meldden 39 proefpersonen eerder gebruik van fulvestrant. De beste totale respons op behandeling met alpelisib plus fulvestrant voor de 21 proefpersonen met PIK3CA-mutaties en meetbare ziekte bij aanvang was partiële respons bij 7 proefpersonen, stabiele ziekte bij 11 proefpersonen en progressieve ziekte bij 2 proefpersonen. Dientengevolge is het bewijs van de werkzaamheid van deze behandeling niet geleverd bij patiënten die eerder werden behandeld met fulvestrant wegens de huidige beperkte gegevens (zie rubriek 4.4).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Piqray in alle subgroepen van pediatrische patiënten met borstkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van alpelisib werd onderzocht bij patiënten op een oraal doseringsschema variërend van 30 tot 450 mg per dag. Gezonde proefpersonen kregen een enkelvoudige orale dosis die varieerde van 300 tot 400 mg. De farmacokinetiek bij oncologiepatiënten en gezonde proefpersonen was vergelijkbaar.
Absorptie
Na orale toediening van alpelisib varieerde de mediane tijd tot het bereiken van de piekplasmaconcentratie (tmax) tussen 2,0 en 4,0 uur, onafhankelijk van dosis, tijd of regime. Op basis van absorptiemodellen werd geschat dat de biologische beschikbaarheid zeer hoog (> 99%) is onder niet-nuchtere omstandigheden, maar lager onder nuchtere omstandigheden (~68,7% bij een dosis van 300 mg). Steady-state-plasmaconcentraties van alpelisib na dagelijkse dosering kunnen bij de meeste patiënten naar verwachting worden bereikt op dag 3 na het instellen van de therapie. 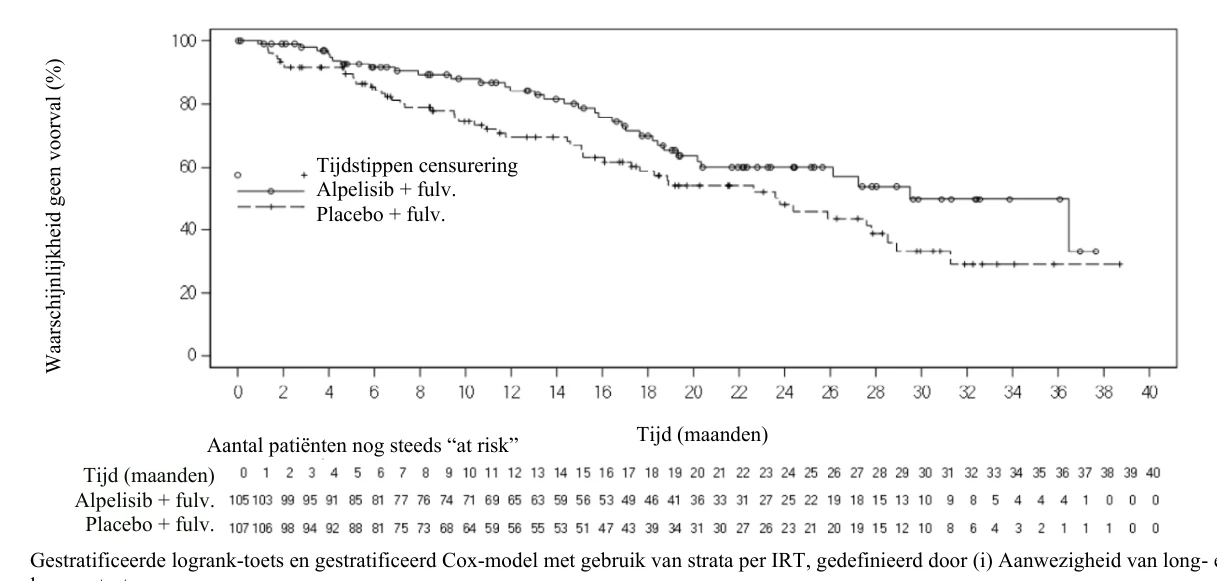

Gestratificeerde logrank-toets en gestratificeerd Cox-model met gebruik van strata per IRT, gedefinieerd door (i) Aanwezigheid van long- en/of levermetastasen. 
Effect van voedsel
De absorptie van alpelisib wordt beïnvloed door voedsel. Bij gezonde vrijwilligers na een enkelvoudige orale alpelisib-dosis van 300 mg resulteerde een vetrijke en calorierijke (high-fat high-calorie, HFHC) maaltijd (985 calorieën met 58,1 g vet), in vergelijking met de nuchtere toestand, in een verhoging van AUCinf met 73% en Cmax met 84%, en een vetarme en caloriearme (low-fat low-calorie, LFLC) maaltijd (334 calorieën met 8,7 g vet) resulteerde in een verhoging van AUCinf met 77% en Cmax met 145%. Er werd tussen LFLC en HFHC geen significant verschil in AUCinf vastgesteld, met een geometrisch gemiddelde van 0,978 (BI: 0,876-1,09), wat aantoont dat vetgehalte noch totale calorie-inname een aanzienlijke invloed op de absorptie heeft. De toename van de gastro-intestinale oplosbaarheid door de gal, afgescheiden in reactie op voedselinname, is de mogelijke oorzaak van het effect van voedsel. Derhalve moet Piqray onmiddellijk na het eten worden ingenomen, elke dag op ongeveer hetzelfde tijdstip.
Distributie
Alpelisib bindt matig aan eiwitten, met een vrije fractie van 10,8%, ongeacht de concentratie. Alpelisib werd gelijkelijk gedistribueerd tussen rode bloedcellen en plasma, met een gemiddelde bloed-plasmaratio van 1,03 in vivo. Aangezien alpelisib een substraat van humane effluxtransporteiwitten is, wordt er niet verwacht dat bij de mens penetratie van de bloed-hersenbarrière plaats zal vinden. Het distributievolume van alpelisib bij steady-state (Vss/F) wordt geschat op 114 liter (interindividuele variatiecoëfficiënt [CV%] 49%).
Biotransformatie
In-vitro-onderzoeken hebben aangetoond dat de vorming van de hydrolysemetaboliet BZG791 door chemische en enzymatische amidehydrolyse een belangrijke metabole route is, gevolgd door CYP3A4-gemedieerde hydroxylering. De hydrolyse van alpelisib vindt systemisch plaats door zowel chemische afbraak als enzymatische hydrolyse via alom tot expressie gebrachte enzymen van hoge capaciteit (esterasen, amidasen, choline-esterase) die niet beperkt zijn tot de lever. CYP3A4-gemedieerde metabolieten en glucuroniden waren goed voor ~15% van de dosis; BZG791 was goed voor ~40-45% van de dosis. De rest van de dosis, die als onveranderd alpelisib in urine en feces werd aangetroffen, werd ofwel uitgescheiden als alpelisib of niet geabsorbeerd.
Eliminatie
Alpelisib laat een lage klaring zien, met 9,2 l/u (CV% 21%) op basis van farmacokinetisch populatie-onderzoek onder niet-nuchtere omstandigheden. De van de populatie afgeleide halfwaardetijd, ongeacht dosis en tijd, bedroeg 8 tot 9 uur bij steady-state met 300 mg eenmaal daags.
In een massabalansonderzoek bij mensen werden alpelisib en de metabolieten van alpelisib na orale toediening voornamelijk aangetroffen in de feces (81,0%) als alpelisib, of gemetaboliseerd als BZG791. De excretie in de urine is gering (13,5%), met onveranderde alpelisib (2,0%). Na een enkelvoudige orale dosis van [14C]-alpelisib werd 94,5% van de totale toegediende radioactieve dosis binnen 8 dagen teruggevonden.
Lineariteit/non-lineariteit
Het werd vastgesteld dat tussen 30 en 450 mg de farmacokinetiek lineair was qua dosis en tijd onder niet-nuchtere omstandigheden. Na meerdere doses is de blootstelling aan alpelisib (AUC) bij steady-state slechts iets hoger dan bij een enkelvoudige dosis, met een gemiddelde accumulatie van 1,3 tot 1,5 bij een dagelijks doseringsschema.
Metabole interactie
CYP3A4-, CYP2C8-, CYP2C9-, CYP2C19- en CYP2B6-substraten
In een onderzoek naar geneesmiddelinteractie toonde gelijktijdige toediening van herhaalde doses alpelisib 300 mg met een enkele dosis van gevoelige substraten van CYP3A4 (midazolam), CYP2C8 (repaglinide), CYP2C9 (warfarine), CYP2C19 (omeprazol) en CYP2B6 (bupropion), toegediend als een cocktail, geen klinisch significante farmacokinetische interactie aan. De gegevens van CYP2B6-substraat (bupropion) moeten met voorzichtigheid worden geïnterpreteerd vanwege de kleine steekproefomvang.
Bij gezonde proefpersonen verhoogde gelijktijdige toediening van een CYP2C9-substraat (S-warfarine) - met herhaalde doses van 300 mg alpelisib bij steady state - de blootstelling aan S-warfarine gemiddeld met 34% en 19% voor respectievelijk AUCinf en Cmax, vergeleken met toediening van S-warfarine alleen. Dit wijst erop dat alpelisib een matige remmer van CYP2C9 is.
In een geneesmiddeleninteractieonderzoek met het gevoelige CYP3A4- en P-gp-substraat everolimus daalde de AUC met 11,2% bij patiënten met gevorderde vaste tumoren. Er wordt geen klinisch betekenisvolle verandering verwacht als gevolg van een geneesmiddeleninteractie met CYP3A4-substraten.
CYP3A4-inductoren
Een geneesmiddeleninteractieonderzoek met gelijktijdige toediening van alpelisib en rifampicine, een sterke CYP3A4-inductor, bevestigde dat er een klinisch significante farmacokinetische interactie is tussen alpelisib en sterke CYP3A4-inductoren (zie rubriek 4.5).
Interactie met betrekking tot transporteiwitten
Op basis van in-vitro-gegevens kan remming van het organisch-aniontransporteiwit OAT3 van de nier door alpelisib (en/of zijn metaboliet BZG791) niet worden genegeerd bij patiënten met de therapeutische dosis.
Alpelisib vertoonde slechts een zwakke in-vitro-inhibitie ten opzichte van de alom tot expressie gebrachte effluxtransporteiwitten (P-gp, BCRP, MRP2, BSEP), 'solute carrier transporters' bij de ingang van de lever (OATP1B1, OATP1B3, OCT1) en 'solute carrier transporters' in de nieren (OAT1, OCT2, MATE1, MATE2K). Aangezien ongebonden systemische steady-state-concentraties (of concentraties bij de ingang van de lever) bij zowel de therapeutische dosering als de maximaal verdragen dosering significant lager zijn dan de experimenteel vastgestelde ongebonden inhibitieconstanten of IC50, zal de inhibitie zich niet vertalen in klinische significantie. Vanwege de hoge concentraties alpelisib in het darmlumen kan een effect op intestinaal P-gp en BCRP niet volledig worden uitgesloten.
Speciale populaties
Effect van leeftijd, gewicht en geslacht
Het farmacokinetische populatie-onderzoek liet zien dat er geen klinisch relevante effecten van leeftijd, lichaamsgewicht of geslacht op de systemische blootstelling aan alpelisib zijn waarvoor een aanpassing van de dosis Piqray nodig is.
Pediatrische patiënten (jonger dan 18 jaar)
De farmacokinetiek van Piqray bij kinderen in de leeftijd van 0-18 jaar is niet vastgesteld. Er zijn geen gegevens beschikbaar.
Ouderen (65 jaar of ouder)
Van de 376 patiënten die werden behandeld met Piqray in combinatie met fulvestrant in de fase III-onderzoeken waren 157 patiënten ≥ 65 jaar en 46 patiënten tussen 75 en 87 jaar. Over het algemeen werden er geen verschillen in blootstelling aan Piqray waargenomen tussen deze en jongere patiënten (zie rubriek 4.2).
Ras/etniciteit
Uit farmacokinetisch populatie-onderzoek en farmacokinetische analyses binnen een fase I-onderzoek bij Japanse kankerpatiënten bleek dat er geen klinisch relevante effecten van etniciteit op de systemische blootstelling aan Piqray zijn.
Niet-compartimentele farmacokinetische parameters na enkelvoudige en meerdere dagdoses van Piqray bij Japanse patiënten kwamen sterk overeen met de parameters die werden gerapporteerd bij de witte populatie.
Nierinsufficiëntie
Op grond van een farmacokinetisch populatie-onderzoek bij 117 patiënten met een normale nierfunctie (eGFR ≥ 90 ml/min/1,73 m2)/(CLcr ≥ 90 ml/min), 108 patiënten met lichte nierinsufficiëntie (eGFR 60 tot < 90 ml/min/1,73 m2)/(CLcr 60 tot < 90 ml/min) en 45 patiënten met matige nierinsufficiëntie (eGFR 30 tot < 60 ml/min/1,73 m2), had lichte tot matige nierinsufficiëntie geen effect op de blootstelling aan alpelisib (zie rubriek 4.2).
Leverinsufficiëntie
Op grond van een farmacokinetisch onderzoek bij patiënten met leverinsufficiëntie hadden matige en ernstige leverinsufficiëntie een verwaarloosbaar effect op de blootstelling aan alpelisib (zie rubriek 4.2). De gemiddelde blootstelling aan alpelisib steeg tot het 1,26-voudige bij patiënten met een ernstige (GMR: 1,00 voor Cmax; 1,26 voor AUClast/AUCinf) leverinsufficiëntie.
Op grond van een farmacokinetisch populatie-onderzoek bij 230 patiënten met een normale leverfunctie, 41 patiënten met lichte leverinsufficiëntie en geen patiënten met matige leverinsufficiëntie, hadden lichte en matige leverinsufficiëntie geen effect op de blootstelling aan alpelisib, wat de bevindingen van het specifieke onderzoek naar leverinsufficiëntie verder ondersteunt (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Veiligheidsfarmacologie en toxiciteit bij herhaalde dosering
Het merendeel van de waargenomen effecten van alpelisib was gerelateerd aan de farmacologische activiteit van alpelisib als p110α-specifieke remmer van de PI3K-route, zoals de invloed op de glucosehomeostase resulterend in hyperglykemie en het risico op verhoogde bloeddruk. Het beenmerg- en lymfeweefsel, de pancreas en sommige voortplantingsorganen van beide geslachten waren de voornaamste doelorganen voor bijwerkingen. De effecten op beenmerg en lymfoïdweefsel waren over het algemeen reversibel na het staken van de behandeling. De effecten op de pancreas en voortplantingsorganen waren niet volledig reversibel maar vertoonden een tendens richting reversie. In verkennende studies met ratten werd bewijs gevonden van inflammatoire veranderingen van de huid.
Cardiovasculaire veiligheidsfarmacologie
In-vitro-remming van hERG-kanalen (IC50 van 9,4 µM) werd aangetoond bij concentraties die een factor ~13 hoger waren dan de blootstelling bij de mens, bij de aanbevolen dosis van 300 mg/dag. Er werd geen relevant elektrofysiologisch effect waargenomen bij honden.
Genotoxiciteit / Carcinogeniteit
De resultaten van standaard in-vitro-onderzoeken naar genotoxiciteit met alpelisib waren negatief. Alpelisib was niet genotoxisch in een onderzoek naar toxiciteit bij herhaalde dosering bij ratten, waarbij micronucleusanalyse was geïntegreerd, tot niveaus van blootstelling van ongeveer tweemaal de geschatte blootstelling bij de mens (AUC) bij de aanbevolen dosis van 300 mg.
Alpelisib was niet carcinogeen in een 2-jarig onderzoek naar carcinogeniteit bij ratten bij toediening via dagelijkse orale maagsonde in doses tot 4 mg/kg (ongeveer 0,2 keer de klinische blootstelling bij patiënten bij de hoogste aanbevolen dosis van 300 mg/dag op basis van AUC).
Reproductietoxiciteit
In onderzoeken naar de embryofoetale ontwikkeling bij ratten en konijnen is aangetoond dat orale toediening van alpelisib tijdens de organogenese embryotoxiciteit, foetotoxiciteit en teratogeniteit induceerde. Bij ratten en konijnen werd na prenatale blootstelling aan alpelisib een hogere incidentie van verlies voor en na innesteling, een lager gewicht van de foetussen en een hogere incidentie van foetale afwijkingen (vergroot hersenventrikel, verminderde botvorming, en skeletmisvormingen) waargenomen, vanaf een blootstelling die lager was dan de blootstelling bij mensen bij de hoogste aanbevolen dosering van 300 mg, wat een mogelijke klinische relevantie aangeeft.
In onderzoeken naar toxiciteit bij herhaalde dosering werden bijwerkingen waargenomen in voortplantingsorganen, zoals vaginale en baarmoederatrofie en veranderingen in de oestrische cyclus bij ratten, afname in gewicht van prostaat en testes bij ratten en honden en atrofie van de prostaat bij honden bij klinisch relevante doses op basis van AUC.
In vruchtbaarheidsonderzoeken bij mannelijke en vrouwelijke ratten werden vergelijkbare effecten op de vruchtbaarheid waargenomen. Bij vrouwelijke dieren werden verhoogde pre- en post-implantatieverliezen, die leidden tot een verminderd aantal implantatieplaatsen en levende embryo's, waargenomen bij blootstellingsniveaus (AUC) van ongeveer tweemaal de aanbevolen dosis bij de mens van 300 mg. Bij mannelijke dieren werden de vruchtbaarheid en de reproductieve prestaties, waaronder het aantal zaadcellen en de motiliteitsparameters, niet beïnvloed bij blootstellingsniveaus die ongeveer tweemaal zo hoog waren als de geschatte blootstelling (AUC) bij de mens bij de aanbevolen dosis van 300 mg. Bij blootstellingsniveaus (AUC) op of onder de aanbevolen dosis van 300 mg bij de mens was het gewicht van de bijklieren (zaadblaasjes, prostaat) echter verminderd en microscopisch gecorreleerd met atrofie en/of verminderde afscheiding in respectievelijk de prostaat en de zaadblaasjes.
Fototoxiciteit
Uit een in vitro-fototoxiciteitstest met de fibroblastcellijn Balb/c 3T3 van muizen kwam geen relevant fototoxiciteitspotentieel van alpelisib naar voren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Mannitol
Natriumzetmeelglycolaat
Hypromellose
Magnesiumstearaat
Filmomhulling
Hypromellose
IJzeroxide, zwart (E172)
IJzeroxide, rood (E172)
Titaandioxide (E171)
Macrogol
Talk
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Blisterverpakkingen van PVC/PCTFE/alu (polyvinylchloride/polychloortrifluorethyleen/aluminium) geseald in een blisterkaart met 14 filmomhulde tabletten.
Piqray 50 mg en 200 mg filmomhulde tabletten
Verpakkingen met 28 filmomhulde tabletten (14 van 50 mg en 14 van 200 mg) of 56 filmomhulde tabletten (28 van 50 mg en 28 van 200 mg).
Multiverpakkingen met 168 filmomhulde tabletten (3x 56, elk met 28 tabletten van 50 mg en 28 tabletten van 200 mg).
Piqray 150 mg filmomhulde tabletten
Verpakkingen met 28 of 56 filmomhulde tabletten.
Multiverpakkingen met 168 (3x 56) filmomhulde tabletten.
Piqray 200 mg filmomhulde tabletten
Verpakkingen met 14 of 28 filmomhulde tabletten.
Multiverpakkingen met 84 (3x 28) filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1455/001-009
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 27 juli 2020
Datum van laatste verlenging: 07 februari 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.