


SmPC (samenvatting van de productkenmerken) - Phesgo
1. NAAM VAN HET GENEESMIDDEL
Phesgo 600 mg/600 mg oplossing voor injectie
Phesgo 1.200 mg/600 mg oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Phesgo 600 mg/600 mg oplossing voor injectie
Eén injectieflacon van 10 ml oplossing bevat 600 mg pertuzumab en 600 mg trastuzumab. Elke ml oplossing bevat 60 mg pertuzumab en 60 mg trastuzumab.
Phesgo 1.200 mg/600 mg oplossing voor injectie
Eén injectieflacon van 15 ml oplossing bevat 1.200 mg pertuzumab en 600 mg trastuzumab. Elke ml oplossing bevat 80 mg pertuzumab en 40 mg trastuzumab.
Pertuzumab en trastuzumab zijn gehumaniseerde monoklonale immunoglobuline (Ig)G1-antilichamen die geproduceerd worden in zoogdiercellen (ovariumcellen van de Chinese hamster) door middel van recombinant-DNA-techniek.
Hulpstoffen met bekend effect
Elke 15 ml injectieflacon met Phesgo bevat 6 mg polysorbaat 20.
Elke 10 ml injectieflacon met Phesgo bevat 4 mg polysorbaat 20.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
Heldere tot opaalachtige, kleurloze tot lichtbruine vloeistof met een pH van 5,2-5,8 en een osmolaliteit van 270-370 en 275-375 mOsmol/kg voor de oplossingen van respectievelijk 1.200 mg/600 mg en 600 mg/600 mg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vroege borstkanker
Phesgo is geïndiceerd voor gebruik in combinatie met chemotherapie voor:
- de neoadjuvante behandeling van volwassen patiënten met HER2-positieve, lokaal gevorderde, inflammatoire, of vroegstadium borstkanker met een hoog risico op recidief (zie rubriek 5.1)
- de adjuvante behandeling van volwassen patiënten met HER2-positieve vroege borstkanker met een hoog risico op recidief (zie rubriek 5.1).
Gemetastaseerde borstkanker
Phesgo is geïndiceerd voor gebruik in combinatie met docetaxel bij volwassen patiënten met HER2-positieve gemetastaseerde of lokaal teruggekeerde, nietreseceerbare borstkanker die geen eerdere anti-HER2-therapie of chemotherapie voor hun gemetastaseerde ziekte hebben gekregen.
4.2 Dosering en wijze van toediening
Phesgo mag alleen worden gestart onder toezicht van een arts die ervaren is in het toedienen van middelen tegen kanker. Phesgo mag alleen toegediend worden door een medische zorgverlener die in staat is om anafylaxie te behandelen en in een omgeving die zodanig is uitgerust dat reanimatie onmiddellijk kan plaatsvinden. Zodra de behandeling op basis van pertuzumab veilig is ingesteld, kan de arts bepalen of toediening van Phesgo buiten de klinische setting (bijvoorbeeld thuis) door een beroepsbeoefenaar in de gezondheidszorg geschikt is (zie rubriek 4.4).
Om medicatiefouten te voorkomen is het van belang het etiket van de injectieflacon te controleren om er zeker van te zijn dat het geneesmiddel dat bereid en toegediend wordt Phesgo is.
Patiënten die momenteel worden behandeld met intraveneuze pertuzumab en trastuzumab kunnen worden overgezet naar Phesgo. Overschakelen van behandeling met intraveneuze pertuzumab en trastuzumab op Phesgo (of vice versa) werd onderzocht in onderzoek MO40628 (zie rubriek 4.8 en 5.1).
Dosering
Patiënten die worden behandeld met Phesgo moeten een HER2-positieve tumor hebben, gedefinieerd als een immunohistochemie (IHC) -score van 3+ en/of een in-situhybridisatie (ISH) -ratio van ≥ 2 aangetoond met behulp van een gevalideerde test.
Om accurate en reproduceerbare resultaten te kunnen waarborgen, moeten de testen worden uitgevoerd in een gespecialiseerd laboratorium, dat gevalideerde testprocedures kan garanderen. Voor de volledige instructies over de uitvoering en interpretatie van de assay verwijzen wij naar de bijsluiter van de gevalideerde HER2-testassays.
Zie tabel 1 voor doseringsadviezen van Phesgo bij vroege en gemetastaseerde borstkanker.
Tabel 1 Aanbevolen dosering en toediening van Phesgo
| Dosis (onafhankelijk van lichaamsgewicht) | Geschatte duur van de subcutane injectie | Observatietijd ab | |
| Oplaaddosis | 1.200 mg pertuzumab/ 600 mg trastuzumab | 8 minuten | 30 minuten |
| Onderhoudsdosis (iedere 3 weken) | 600 mg pertuzumab/ 600 mg trastuzumab | 5 minuten | 15 minuten |
a Patiënten moeten worden geobserveerd op injectiereacties en overgevoeligheidsreacties b De observatieperiode moet beginnen na de toediening van Phesgo en moet afgerond zijn voor elke daaropvolgende toediening van chemotherapie
Bij patiënten die worden behandeld met een taxaan moet Phesgo worden toegediend voorafgaand aan de toediening van het taxaan.
Bij toediening in combinatie met Phesgo is de aanbevolen aanvangsdosis van docetaxel 75 mg/m2. Afhankelijk van het gekozen behandelregime en de verdraagbaarheid van de aanvangsdosis kan de dosis vervolgens verhoogd worden tot 100 mg/m2. Afhankelijk van het gekozen regime kan ook gekozen worden voor 100 mg/m2 docetaxel in een 3-wekelijks toedieningsschema vanaf de aanvang. Als een op carboplatine gebaseerd regime wordt gebruikt, is de aanbevolen dosering van docetaxel 75 mg/m2 gedurende de gehele behandeling (geen dosisverhoging). Bij toediening in combinatie met Phesgo in de adjuvante setting is de aanbevolen dosering van paclitaxel 80 mg/m2 eenmaal per week gedurende 12 wekelijkse cycli.
Bij patiënten die behandeld worden met een antracycline moet Phesgo toegediend worden na voltooiing van de volledige antracyclinebehandeling (zie rubriek 4.4).
Gemetastaseerde borstkanker
Phesgo moet worden toegediend in combinatie met docetaxel. De behandeling met Phesgo mag tot aan ziekteprogressie of onbehandelbare toxiciteit doorgaan, ook als de behandeling met docetaxel wordt beëindigd (zie rubriek 4.4).
Vroege borstkanker
In de neoadjuvante setting moet Phesgo gedurende 3 tot 6 cycli worden toegediend in combinatie met chemotherapie, als onderdeel van een compleet behandelregime voor vroege borstkanker (zie rubriek 5.1).
In de adjuvante setting moet Phesgo gedurende in totaal één jaar (maximaal 18 cycli of tot recidief of onbehandelbare toxiciteit, afhankelijk van wat zich het eerst voordoet) worden toegediend als onderdeel van een compleet behandelregime voor vroege borstkanker, ongeacht het moment van chirurgie. De behandeling moet standaard antracycline- en/of taxaan-houdende chemotherapie bevatten. Phesgo moet worden gestart op de eerste dag van de eerste cyclus waarin het taxaan wordt gegeven en moet ook worden voortgezet als de chemotherapie wordt beëindigd.
Uitgestelde of overgeslagen doses
Als de tijd tussen twee opeenvolgende injecties:
- minder dan 6 weken is, moet de onderhoudsdosis van Phesgo 600 mg/600 mg zo snel mogelijk worden toegediend. Ga daarna verder met het 3-wekelijks toedieningsschema.
- 6 weken of langer is, moet een oplaaddosis van Phesgo 1.200 mg/600 mg opnieuw worden toegediend gevolgd door een onderhoudsdosis van Phesgo 600 mg/600 mg iedere 3 weken daarna.
Dosisaanpassingen
Dosisverlagingen worden niet aanbevolen voor Phesgo. De arts kan besluiten dat het nodig is om de behandeling te staken.
Patiënten mogen de behandeling voortzetten gedurende periodes van omkeerbare, chemotherapie-geïnduceerde myelosuppressie, maar moeten dan gedurende deze periode wel zorgvuldig worden gecontroleerd op complicaties als gevolg van neutropenie.
Voor informatie over dosisaanpassingen van docetaxel en andere chemotherapie, zie de desbetreffende Samenvatting van de productkenmerken (SmPC).
Linkerventrikeldisfunctie
Het gebruik van Phesgo moet voor ten minste 3 weken worden onderbroken bij klachten en symptomen die congestief hartfalen suggereren. De behandeling met Phesgo moet worden beëindigd als symptomatisch hartfalen is bevestigd (zie rubriek 4.4 voor meer informatie).
Patiënten met gemetastaseerde borstkanker
Patiënten moeten voorafgaand aan de behandeling een linkerventrikelejectiefractie (LVEF) hebben van ≥ 50%. Het gebruik van Phesgo moet voor ten minste 3 weken worden onderbroken bij:
- een daling van de LVEF tot onder de 40%
- een LVEF van 40-45% geassocieerd met een afname van ≥10 procentpunten ten opzichte van de uitgangswaarde voorafgaand aan de behandeling.
Het gebruik van Phesgo kan worden hervat zodra de LVEF zich heeft hersteld tot een waarde van > 45%, of tot een waarde van 40-45% bij een afname van < 10 procentpunten ten opzichte van de uitgangswaarden voorafgaand aan de behandeling.
Patiënten met vroege borstkanker
Patiënten moeten voorafgaand aan de behandeling een LVEF hebben van ≥ 55% (≥ 50% na afloop van de behandeling met de antracycline-component van de chemotherapie, indien van toepassing).
Het gebruik van Phesgo moet voor ten minste 3 weken worden onderbroken bij een daling van de LVEF tot onder de 50% geassocieerd met een afname van ≥ 10 procentpunten ten opzichte van de uitgangswaarden voorafgaand aan de behandeling.
Het gebruik van Phesgo kan worden hervat zodra de LVEF zich heeft hersteld tot een waarde van ≥ 50% of tot een afname < 10 procentpunten ten opzichte van de uitgangswaarden voorafgaand aan de behandeling.
Speciale populaties
Ouderen
Over het algemeen werden er geen verschillen in de werkzaamheid van Phesgo waargenomen tussen patiënten van 65 jaar en ouder en patiënten jonger dan 65 jaar. Bij patiënten van 65 jaar en ouder is er geen dosisaanpassing van Phesgo nodig. Er zijn beperkte gegevens beschikbaar bij patiënten ouder dan 75 jaar.
Zie rubriek 4.8 voor de veiligheidsbeoordeling bij ouderen.
Verminderde nierfunctie
Bij patiënten met een licht of matig verminderde nierfunctie is dosisaanpassing van Phesgo niet nodig. Aangezien er beperkte farmacokinetische gegevens beschikbaar zijn (zie rubriek 5.2) kan er geen doseringsadvies worden gegeven voor patiënten met een ernstig verminderde nierfunctie.
Verminderde leverfunctie
De veiligheid en werkzaamheid van Phesgo zijn niet onderzocht bij patiënten met een verminderde leverfunctie. Er is waarschijnlijk geen aanpassing van de dosis Phesgo nodig bij patiënten met een verminderde leverfunctie. Er worden geen specifieke doseringsaanpassingen aanbevolen (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Phesgo zijn niet vastgesteld bij kinderen en adolescenten jonger dan 18 jaar. Er is geen relevante toepassing voor Phesgo bij pediatrische patiënten voor de indicatie borstkanker.
Overschakelen van behandeling met intraveneuze pertuzumab en trastuzumab op Phesgo
- Bij patiënten die worden behandeld met intraveneuze pertuzumab en trastuzumab en die minder dan 6 weken geleden hun laatste dosis kregen, moet Phesgo worden toegediend als 3-wekelijkse onderhoudsdosis van 600 mg pertuzumab/600 mg trastuzumab.
Bij patiënten die worden behandeld met intraveneuze pertuzumab en trastuzumab en die
6 weken of langer geleden hun laatste dosis kregen, moet Phesgo worden toegediend als oplaaddosis van 1.200 mg pertuzumab/600 mg trastuzumab gevolgd door een 3-wekelijkse onderhoudsdosis van 600 mg pertuzumab/600 mg trastuzumab.
Wijze van toediening
Phesgo mag uitsluitend subcutaan worden toegediend. Phesgo is niet geschikt voor intraveneuze toediening.
De toedieningsplaats moet steeds alleen tussen de linker en de rechter dij worden afgewisseld. Nieuwe injecties moeten steeds met een afstand van ten minste 2,5 cm van de eerdere toedieningsplaats worden gegeven op gezonde huid en nooit op plaatsen waar de huid rood, beurs, gevoelig of hard is. De dosis mag niet worden verdeeld over twee spuiten of tussen twee toedieningsplaatsen. Gedurende de behandeling met Phesgo moeten andere geneesmiddelen die subcutaan worden toegediend, bij voorkeur op andere plaatsen worden geïnjecteerd.
De oplaad- en onderhoudsdosis moeten worden toegediend gedurende respectievelijk 8 en 5 minuten.
Een observatietijd van 30 minuten nadat de oplaaddosis en 15 minuten nadat de onderhoudsdosis is afgerond wordt aanbevolen voor injectiereacties (zie rubriek 4.4 en 4.8).
Injectiereacties
Indien de patiënt een injectiereactie ontwikkelt, kan de injectiesnelheid worden vertraagd of de injectie worden onderbroken (zie rubriek 4.4 en 4.8). Behandeling met onder andere zuurstof, bèta-agonisten, antihistaminica, snel toegediende intraveneuze vloeistoffen en antipyretica kan ook helpen om de systemische symptomen te verlichten.
Overgevoeligheidsreacties/anafylaxie
De injectie moet onmiddellijk en permanent worden stopgezet als de patiënt last krijgt van een reactie van NCI-CTCAE graad 4 (anafylaxie), bronchospasme of ‘acute respiratory distress’-syndroom (zie rubriek 4.4 en 4.8).
Voor instructies over gebruik en verwerking van het geneesmiddel voor toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stoffen of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Linkerventrikeldisfunctie (inclusief congestief hartfalen)
LVEF-dalingen zijn gemeld bij gebruik van geneesmiddelen die de werking van HER2 blokkeren, waaronder pertuzumab en trastuzumab. De incidentie van symptomatische systolische linkerventrikeldisfunctie (LVD) [congestief hartfalen] was hoger bij patiënten behandeld met pertuzumab in combinatie met trastuzumab en chemotherapie dan bij patiënten behandeld met trastuzumab en chemotherapie. Het merendeel van de in de adjuvante setting gemelde gevallen van symptomatisch hartfalen trad op bij patiënten die antracycline-houdende chemotherapie kregen (zie rubriek 4.8). Uitgaande van onderzoeken met intraveneuze pertuzumab in combinatie met trastuzumab en chemotherapie is het mogelijk dat patiënten die eerder behandeld zijn met antracyclinen of radiotherapie van het borstgebied hebben gehad een verhoogd risico op LVEF-dalingen hebben.
Patiënten met een voorgeschiedenis van ernstige cardiale ziekte of medische aandoeningen, een voorgeschiedenis van ventriculaire dysritmieën of risicofactoren voor ventriculaire dysritmieën werden uitgesloten van deelname aan het (neo)adjuvante registratie-onderzoek FEDERICA met Phesgo naar vroege borstkanker.
Phesgo is niet onderzocht bij patiënten met: een LVEF-waarde van < 55% (vroege borstkanker) of < 50% (gemetastaseerde borstkanker) voorafgaand aan de behandeling; een voorgeschiedenis van congestief hartfalen (CHF); aandoeningen die de linkerventrikelfunctie kunnen aantasten, zoals hypertensie die niet onder controle is, een onlangs doorgemaakt myocardinfarct, een ernstige hartritmestoornis die moet worden behandeld of een eerdere cumulatieve antracyclineblootstelling van > 360 mg/m2 doxorubicine of een equivalent daarvan. Daarnaast is pertuzumab in combinatie met trastuzumab en chemotherapie niet onderzocht bij patiënten met LVEF-dalingen tot 50% tijdens eerdere adjuvante behandeling met trastuzumab.
LVEF moet voorafgaand aan het eerste gebruik van Phesgo worden bepaald en met regelmatige intervallen tijdens de behandeling met Phesgo (bijvoorbeeld eenmalig tijdens neoadjuvante behandeling en elke 12 weken in de adjuvante of gemetastaseerde setting) om te controleren of de LVEF binnen de normaalwaarden valt. Indien de LVEF is afgenomen zoals aangegeven in rubriek 4.2 en niet is verbeterd of verder is afgenomen bij de volgende meting, moet sterk worden overwogen om het gebruik van Phesgo te beëindigen, tenzij de voordelen voor de betreffende patiënt opwegen tegen de risico’s.
Voordat Phesgo gelijktijdig met een antracycline gebruikt wordt, moet het cardiale risico zorgvuldig worden beschouwd en afgewogen tegen de medische noodzaak voor de individuele patiënt. Op basis van de farmacologische werking van HER2-gerichte middelen en antracyclines zou een hoger risico op cardiale toxiciteit verwacht kunnen worden bij gelijktijdig gebruik van Phesgo en antracyclines ten opzichte van opeenvolgend gebruik.
Opeenvolgend gebruik van Phesgo (in combinatie met een taxaan) is geëvalueerd volgend op de doxorubicine-component van twee antracyline-houdende regimes in het FEDERICA-onderzoek, terwijl het opeenvolgende gebruik van intraveneuze pertuzumab (in combinatie met trastuzumab en een taxaan) is geëvalueerd volgend op de epirubicine- of doxorubicine-component van vele antracycline-houdende regimes in de APHINITY- en BERENICE-onderzoeken. Er is echter beperkte veiligheidsinformatie beschikbaar over gelijktijdig gebruik van intraveneuze pertuzumab in combinatie met trastuzumab en een antracycline. Tijdens het TRYPHAENA-onderzoek werd intraveneuze pertuzumab in combinatie met trastuzumab gelijktijdig met epirubicine gegeven als onderdeel van het FEC-regime (5-fluorouracil, epirubicine, cyclofosfamide) (zie rubriek 4.8 en 5.1). Er werden uitsluitend chemotherapie-naïeve patiënten behandeld en zij ontvingen lage cumulatieve doses epirubicine (tot 300 mg/m2). In dit onderzoek was cardiale veiligheid vergelijkbaar met hetgeen gezien werd bij patiënten die hetzelfde regime kregen, maar waarbij pertuzumab opeenvolgend werd toegediend (na FEC-chemotherapie).
Injectiereacties/infusiereacties
Het gebruik van Phesgo is in verband gebracht met injectiereacties (zie rubriek 4.8). Injectiereacties werden gedefinieerd als elke systemische reactie met symptomen zoals koorts, rillingen, hoofdpijn, die waarschijnlijk wordt veroorzaakt door de vrijgifte van cytokinen die optreedt binnen 24 uur na de toediening van Phesgo. Aangeraden wordt om patiënten, tijdens en gedurende 30 minuten na toediening van de oplaaddosis en tijdens en gedurende 15 minuten na toediening van de onderhoudsdosis van Phesgo, nauwlettend te observeren. Als zich een significante injectiereactie voordoet, moet de toedieningssnelheid van de injectie worden vertraagd of onderbroken en dient passende medische behandeling plaats te vinden. Patiënten moeten geëvalueerd en nauwlettend gecontroleerd worden totdat alle klachten en symptomen volledig zijn verdwenen. Bij patiënten met ernstige injectiereacties moet worden overwogen om de behandeling permanent te staken. Deze klinische beoordeling moet gebaseerd zijn op de ernst van de voorafgaande reactie en de respons op de voor deze reactie ingezette behandeling (zie rubriek 4.2). Hoewel er met Phesgo geen injectiereacties met fatale afloop werden waargenomen is voorzichtigheid geboden, omdat infusiereacties met fatale afloop in verband zijn gebracht met intraveneuze pertuzumab in combinatie met trastuzumab en chemotherapie.
Overgevoeligheidsreacties/anafylaxie
Patiënten moeten nauwlettend worden gecontroleerd op overgevoeligheidsreacties. Ernstige overgevoeligheidsreacties, waaronder anafylaxie en gevallen met een fatale afloop, zijn waargenomen bij pertuzumab in combinatie met trastuzumab en chemotherapie (zie rubriek 4.8). Het merendeel van de anafylactische reacties trad op tijdens de eerste 6-8 behandelcycli, wanneer pertuzumab en trastuzumab in combinatie met chemotherapie werden gegeven. Zowel geneesmiddelen om dergelijke reacties te behandelen, als uitrusting voor noodgevallen moeten voor direct gebruik beschikbaar zijn.
Voor toediening buiten de klinische setting moeten de juiste geneesmiddelen voor de behandeling van overgevoeligheidsreacties beschikbaar zijn voor onmiddelijk gebruik, in lijn met de lokale standaard klinische praktijk (afhankelijk van de ernst van de reactie en het type reactie, bijvoorbeeld epinefrine, bèta-agonisten, antihistaminica en corticosteroïden).
Bij overgevoeligheidsreacties van NCI-CTCAE graad 4 (anafylaxie), bronchospasmen of ‘acute respiratory distress’-syndroom moet de behandeling met Phesgo permanent worden gestaakt (zie rubriek 4.2). Phesgo is gecontraindiceerd bij patiënten met bekende overgevoeligheid voor pertuzumab, trastuzumab of een van de hulpstoffen (zie rubriek 4.3).
Febriele neutropenie
Patiënten die worden behandeld met Phesgo in combinatie met een taxaan lopen een verhoogd risico op febriele neutropenie.
Patiënten die worden behandeld met intraveneuze pertuzumab in combinatie met trastuzumab en docetaxel lopen een verhoogd risico op febriele neutropenie vergeleken met patiënten die worden behandeld met placebo, trastuzumab en docetaxel, in het bijzonder gedurende de eerste 3 behandelcycli (zie rubriek 4.8). In het CLEOPATRA-onderzoek bij patiënten met gemetastaseerde borstkanker waren de nadirneutrofielenaantallen vergelijkbaar in de pertuzumab-groep en placebogroep. De hogere incidentie van febriele neutropenie werd geassocieerd met de hogere incidentie van mucositis en diarree bij deze patiënten. Symptomatische behandeling van mucositis en diarree dient overwogen te worden. Er werden geen voorvallen van febriele neutropenie gemeld na het stoppen van de behandeling met docetaxel.
Diarree
Phesgo kan ernstige diarree veroorzaken. Diarree komt het meest voor tijdens gelijktijdige behandeling met een taxaan. Oudere patiënten (≥ 65 jaar) hebben een hoger risico op diarree vergeleken met jongere patiënten (< 65 jaar). Behandel diarree volgens standaard protocollen en richtlijnen. Vroege interventie met loperamide, vloeistoffen en elektrolytvervanging moet worden overwogen, met name bij oudere patiënten en in het geval van ernstige of langdurende diarree. Indien er geen verbetering van de conditie van de patiënt optreedt moet onderbreking van de behandeling met Phesgo worden overwogen. Wanneer de diarree onder controle is kan behandeling met Phesgo hervat worden.
Pulmonale voorvallen
Ernstige pulmonale voorvallen zijn gemeld bij het gebruik van trastuzumab na het in de handel brengen. Deze voorvallen zijn in enkele gevallen fataal geweest. Bovendien zijn gevallen van interstitiële longziekte, waaronder longinfiltraten, ‘acute respiratory distress’-syndroom, pneumonie, pneumonitis, pleurale effusie, ademnood, acuut pulmonaal oedeem en ademhalingsinsufficiëntie gemeld. Risicofactoren die zijn gerelateerd aan interstitiële longziekte bestaan uit voorafgaande of gelijktijdige behandeling met andere antineoplastische behandelingen waarvan bekend is dat ze ermee zijn gerelateerd zoals taxanen, gemcitabine, vinorelbine en radiotherapie. Deze gebeurtenissen kunnen zich voordoen als onderdeel van een infusiegerelateerde reactie of met een vertraagde aanvang van de reactie. Patiënten die in rust last hebben van dyspneu te wijten aan complicaties als gevolg van een voortgeschreden maligniteit en bijkomende aandoeningen, hebben mogelijk een verhoogde kans op pulmonale voorvallen. Daarom dienen deze patiënten niet te worden behandeld met Phesgo. Voorzichtigheid is geboden bij pneumonitis, vooral bij patiënten die gelijktijdig met taxanen worden behandeld.
Hulpstoffen met bekend effect
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Dit geneesmiddel bevat polysorbaat 20. Elke injectieflacon met 15 ml oplossing bevat 6 mg polysorbaat 20. Elke injectieflacon met 10 ml oplossing bevat 4 mg polysorbaat 20. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen formele onderzoeken naar geneesmiddelinteracties uitgevoerd.
Pertuzumab
Bij een subonderzoek met 37 patiënten uit het gerandomiseerde registratie-onderzoek CLEOPATRA bij patiënten met gemetastaseerde borstkanker, werden geen farmacokinetische interacties waargenomen tussen pertuzumab en trastuzumab of tussen pertuzumab en docetaxel. Tevens is er in de farmacokinetische populatieanalyse geen bewijs van geneesmiddeleninteractie aangetoond tussen pertuzumab en trastuzumab of tussen pertuzumab en docetaxel. Deze afwezigheid van geneesmiddeleninteractie werd bevestigd door farmacokinetische gegevens uit de NEOSPHERE- en APHINITY-onderzoeken.
Vijf onderzoeken evalueerden het effect van pertuzumab op de farmacokinetiek van gelijktijdig toegediende cytotoxisch middelen: docetaxel, paclitaxel, gemcitabine, capecitabine, carboplatine en erlotinib. Er was geen bewijs voor enige farmacokinetische interactie tussen pertuzumab en een van deze middelen. De farmacokinetiek van pertuzumab in deze onderzoeken was vergelijkbaar met de farmacokinetiek die werd waargenomen bij monotherapieonderzoeken.
Trastuzumab
Er zijn geen formele onderzoeken naar geneesmiddelinteracties uitgevoerd. Er zijn geen klinisch significante interacties waargenomen tussen trastuzumab en de geneesmiddelen die gelijktijdig werden gebruikt in klinische onderzoeken.
Effect van trastuzumab op de farmacokinetiek van andere antineoplastische middelen
Farmacokinetische gegevens uit de onderzoeken BO15935 en MO77004 bij vrouwen met HER2-positieve gemetastaseerde borstkanker suggereerden dat de blootstelling aan paclitaxel en doxorubicine (en de voornaamste metabolieten 6α hydroxylpaclitaxel, POH, en doxorubicinol, DOL) niet werd beïnvloed door aanwezigheid van trastuzumab (respectievelijk 8 mg/kg of 4 mg/kg intraveneuze oplaaddosis gevolgd door 6 mg/kg eenmaal per 3 weken of 2 mg/kg eenmaal per week intraveneus). Trastuzumab kan echter de totale blootstelling aan één doxorubicinemetaboliet (7-deoxy-13 dihydro-doxorubicinone, D7D) verhogen. De bioactiviteit van D7D en de klinische impact van deze verhoging waren onduidelijk.
Gegevens uit onderzoek JP16003, een eenarmig onderzoek met trastuzumab (4 mg/kg intraveneuze oplaaddosis en wekelijks 2 mg/kg intraveneus) en docetaxel (60 mg/m2 intraveneus) bij Japanse vrouwen met HER2-positieve gemetastaseerde borstkanker, suggereerden dat gelijktijdige toediening van trastuzumab geen effect had op de farmacokinetiek van een enkele dosis docetaxel. Onderzoek JP19959 was een subonderzoek van BO18255 (ToGA), uitgevoerd bij mannelijke en vrouwelijke Japanse patiënten met gevorderde maagkanker, om de farmacokinetiek te bestuderen van capecitabine en cisplatine wanneer dit werd gebruikt met of zonder trastuzumab. De resultaten van dit subonderzoek suggereerden dat de blootstelling aan de bioactieve metabolieten van capecitabine (bijv. 5-FU) niet werd beïnvloed door het gelijktijdig gebruik van cisplatine of door het gelijktijdig gebruik van cisplatine plus trastuzumab. Capecitabine zelf vertoonde echter hogere concentraties en een langere halfwaardetijd wanneer het werd gecombineerd met trastuzumab. De gegevens suggereerden ook dat de farmacokinetiek van cisplatine niet werd beïnvloed door het gelijktijdig gebruik van capecitabine of door het gelijktijdig gebruik van capecitabine plus trastuzumab.
Farmacokinetische gegevens van onderzoek H4613g/GO01305 bij patiënten met gemetastaseerde of lokaal gevorderde inoperabele HER2-positieve kanker suggereerden dat trastuzumab geen impact had op de farmacokinetiek van carboplatine.
Effect van antineoplastische middelen op de farmacokinetiek van trastuzumab
Uit de vergelijking van gesimuleerde serum-trastuzumabconcentraties na trastuzumab als monotherapie (4 mg/kg oplaaddosis /2 mg/kg eenmaal per week intraveneus) en de waargenomen serumconcentraties bij Japanse vrouwen met HER2-positieve gemetastaseerde borstkanker (onderzoek JP16003) werd er geen bewijs gevonden voor een farmacokinetisch effect van de gelijktijdige toediening van docetaxel op de farmacokinetiek van trastuzumab. Vergelijking van de farmacokinetische resultaten uit twee fase II-onderzoeken (BO15935 en M77004) en één fase III-onderzoek (H0648g) waarin patiënten gelijktijdig met trastuzumab en paclitaxel werden behandeld en twee fase II-onderzoeken waarin trastuzumab als monotherapie werd toegediend (WO16229 en MO16982) bij vrouwen met HER2-positieve gemetastaseerde borstkanker wijst erop dat de individuele en gemiddelde dalconcentraties van trastuzumab varieerden binnen en tussen de onderzoeken, maar dat er geen duidelijk effect van de gelijktijdige toediening van paclitaxel was te zien op de farmacokinetiek van trastuzumab.
Farmacokinetische gegevens van trastuzumab van onderzoek M77004 waarbij vrouwen met HER2-positieve gemetastaseerde borstkanker gelijktijdig werden behandeld met trastuzumab, paclitaxel en doxorubicine vergeleken met farmacokinetische gegevens van trastuzumab van onderzoeken waarin trastuzumab toegediend werd als monotherapie (H0649g) of in combinatie met antracycline plus cyclofosfamide of paclitaxel (onderzoek H0648g) suggereerden geen effect van doxorubicine en paclitaxel op de farmacokinetiek van trastuzumab.
Farmacokinetische gegevens van onderzoek H4613g/GO01305 suggereerden dat carboplatine geen impact had op de farmacokinetiek van trastuzumab.
De gelijktijdige toediening van anastrozol leek geen invloed te hebben op de farmacokinetiek van trastuzumab.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie
Vrouwen die zwanger kunnen worden moeten effectieve anticonceptie gebruiken tijdens de behandeling met Phesgo en tot 7 maanden nadat de behandeling is beëindigd.
Zwangerschap
Uit dieronderzoek met pertuzumab is reproductietoxiciteit gebleken. De gegevens over het gebruik van pertuzumab bij zwangere vrouwen zijn beperkt.
Op basis van dieronderzoek is het niet bekend of trastuzumab het voortplantingsvermogen kan aantasten (zie rubriek 5.3). Na het in de handel brengen zijn echter gevallen van verminderde groei en/of functie van de nieren van de foetus in combinatie met oligohydramnion, waarvan een aantal leidde tot longhypoplasie met fatale afloop, gemeld bij zwangere vrouwen die trastuzumab kregen.
Op grond van het hierboven genoemde dieronderzoek en gegevens na het in de handel brengen mag Phesgo niet worden gebruikt tijdens de zwangerschap, tenzij het mogelijke voordeel voor de moeder opweegt tegen het mogelijke risico voor de foetus. Vrouwen die zwanger worden moeten worden geïnformeerd over de mogelijke schadelijke effecten op de foetus. Wanneer een zwangere vrouw wordt behandeld met Phesgo, of als een patiënt zwanger wordt tijdens de behandeling met Phesgo of binnen 7 maanden na de laatste dosis Phesgo, is nauwlettende controle door een multidisciplinair team wenselijk.
Borstvoeding
Omdat humaan IgG1 wordt uitgescheiden in de moedermelk en omdat de mogelijke schadelijkheid voor de zuigeling onbekend is, mogen vrouwen geen borstvoeding geven tijdens de behandeling met Phesgo en gedurende 7 maanden na de laatste dosis.
Vruchtbaarheid
Pertuzumab
Er zijn geen specifieke vruchtbaarheidsonderzoeken bij dieren uitgevoerd om het effect van pertuzumab te beoordelen. In toxiciteitsonderzoeken met herhaalde dosering met pertuzumab van maximaal zes maanden werden bij cynomolgus-apen geen ongewenste effecten gezien op de mannelijke en vrouwelijke voortplantingsorganen (zie rubriek 5.3).
Trastuzumab
Reproductieonderzoeken met trastuzumab die werden uitgevoerd bij cynomolgus-apen toonden geen bewijs aan voor een verminderde vruchtbaarheid bij vrouwelijke cynomolgus-apen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Phesgo heeft een geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen (zie rubriek 4.8). Patiënten met injectiereacties of duizeligheid (zie rubriek 4.4) moet worden geadviseerd geen motorvoertuigen te besturen en geen machines te bedienen totdat de symptomen zijn verdwenen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen (≥ 30%) die werden gemeld bij patiënten die werden behandeld met Phesgo of intraveneuze pertuzumab in combinatie met trastuzumab en chemotherapie waren alopecia, diarree, misselijkheid, anemie, asthenie en artralgie.
De meest voorkomende ernstige bijwerkingen (≥ 1%) die werden gemeld bij patiënten die werden behandeld met Phesgo of intraveneuze pertuzumab in combinatie met trastuzumab waren febriele neutropenie, hartfalen, pyrexie, neutropenie, neutropenische sepsis, verlaagd aantal neutrofielen en pneumonie.
| Het veiligheidsprofiel van Phesgo kwam over het algemeen overeen met het bekende | ||
| veiligheidsprofiel van intraveneuze pertuzumab in combinatie met trastuzumab, met | ||
| injectieplaatsreactie als additionele bijwerking | (15,3% vs. 0,4%). | |
| In het registratie | - | onderzoek FEDERICA waren ernstige bijwerkingen gelijk verdeeld over de | ||||||
| Phesgo | - | behandelarm en de behandelarm met intraveneuze pertuzumab in combinatie met trastuzumab. | ||||||
| De volgende bijwerkingen werden met een hogere frequentie (≥ 5%) gemeld bij Phesgo in | ||||||||
| vergelijking met intraveneuze pertuzumab in combinatie met trastuzumab: alopecia 79% vs. 73%, | ||||||||
| myalgie 27% vs. 20,6% en dyspneu 12,1% vs. 6%. | ||||||||
Lijst van bijwerkingen in tabelvorm
| De veiligheid van pertuzumab in combinatie met trastuzumab werd onderzocht bij 3834 patiënten met | ||||
| HER2 | - | positieve borstkanker in de | registratieonderzoeken CLEOPATRA, NEOSPHERE, | |
| TRYPHAENA, APHINITY en FEDERICA. De veiligheid waargenomen in de onderzoeken kwam | ||||
| over het algemeen overeen, hoewel de incidentie en de meest voorkomende bijwerkingen varieerden, | ||||
| afhankelijk van de al dan niet gelijktijdige toediening van antineoplastische middelen met de | ||||
| combinatie van pertuzumab en trastuzumab. | ||||
| In tabel 2, in de eerste kolom, staan de bijwerkingen die gemeld zijn in verband met het gebruik van | ||||
| pertuzumab in combinatie met trastuzumab en chemotherapie in de hieronder genoemde klinische | ||||
| registratie-onderzoeken (n = 3.834) en na het in de handel brengen. Aangezien pertuzumab gebruikt | ||||
| wordt in combinatie met trastuzumab en chemotherapie, is het moeilijk om een causaal verband vast te | ||||
| stellen tussen een bijwerking en één specifiek geneesmiddel. In de laatste twee kolommen staan de | ||||
| bijwerkingen vermeld die werden gerapporteerd in de Phesgo-behandelarm van het | ||||
| FEDERICA-onderzoek (n = 243) wanneer Phesgo werd toegediend in combinatie met chemotherapie | ||||
| en als monotherapie. | ||||
- CLEOPATRA, waarbij pertuzumab werd toegediend in combinatie met trastuzumab en docetaxel aan patiënten met gemetastaseerde borstkanker (n = 453)
- NEOSPHERE (n = 309) en TRYPHAENA (n = 218), waarbij pertuzumab neoadjuvant werd toegediend in combinatie met trastuzumab en chemotherapie aan patiënten met lokaal gevorderde, inflammatoire of vroege borstkanker
- APHINITY, waarbij pertuzumab adjuvant werd toegediend in combinatie met trastuzumab en een antracycline-houdende of antracycline-vrije taxaanhoudende chemotherapie aan patiënten met vroege borstkanker (n = 2.364)
FEDERICA, waarbij Phesgo (n = 243) of intraveneuze pertuzumab en trastuzumab (n = 247)
eerst werd toegediend in combinatie met chemotherapie (neoadjuvante fase) en vervolgens als monotherapie (adjuvante fase) aan patiënten met vroege borstkanker
Hieronder worden per systeem/orgaanklasse volgens MedDRA de bijwerkingen weergegeven, met de frequentiecategorieën:
- Zeer vaak (≥ 1/10)
- Vaak (≥ 1/100, < 1/10)
- Soms (≥ 1/1.000, < 1/100)
- Zelden (≥ 1/10.000, < 1/1.000)
- Zeer zelden (< 1/10.000)
- Niet bekend (kan met de beschikbare gegevens niet worden bepaald)
Binnen iedere frequentiegroep en systeem/orgaanklasse worden de bijwerkingen weergegeven in afnemende ernst.
Tabel 2 Samenvatting van de bijwerkingen bij patiënten behandeld met pertuzumab, trastuzumab in klinische registratieonderzoeken^, ^^ en na het in de handel brengen†
| N = 3.834^ | N = 243^^ | ||
| Pertuzumab+trastuzumab | Phesgo met chemotherapie | Phesgomonotherapie | |
| Bijwerkingen (MedDRA-voorkeursterm) Systeem/orgaanklasse | Frequentiecategorie | Frequentiecategorie | Frequentiecategorie |
Bloed-en lymfestelselaandoeningen | |||
| Neutropenie | Zeer vaak | Zeer vaak | Vaak |
| Anemie | Zeer vaak | Zeer vaak | Vaak |
| Febriele neutropenie* | Zeer vaak | Vaak | Niet bekend |
| Leukopenie | Zeer vaak | Vaak | Vaak |
| Hartaandoeningen | |||
| Linkerventrikeldisfunctie** | Vaak | Soms | Soms |
| Hartfalen** | Vaak | Soms | Vaak |
| Oogaandoeningen | |||
| Traanproductie verhoogd | Zeer vaak | Vaak | Soms |
| Maagdarmstelselaandoening en | |||
| Diarree | Zeer vaak | Zeer vaak | Zeer vaak |
| Misselijkheid | Zeer vaak | Zeer vaak | Vaak |
| Braken | Zeer vaak | Zeer vaak | Vaak |
| Stomatitis | Zeer vaak | Zeer vaak | Vaak |
| Obstipatie | Zeer vaak | Zeer vaak | Vaak |
| Dyspepsie | Zeer vaak | Zeer vaak | Vaak |
| Buikpijn | Zeer vaak | Vaak | Vaak |
| N = 3.834^ | N = 243^^ | ||
| Pertuzumab+trastuzumab | Phesgo met chemotherapie | Phesgomonotherapie | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Vermoeidheid | Zeer vaak | Zeer vaak | Vaak |
| Slijmvliesontsteking | Zeer vaak | Zeer vaak | Soms |
| Asthenie | Zeer vaak | Zeer vaak | Zeer vaak |
| Pyrexie | Zeer vaak | Vaak | Vaak |
| Perifeer oedeem | Zeer vaak | Vaak | Vaak |
| Injectieplaatsreactie°°° | Zeer vaak | Vaak | Zeer vaak |
| Immuunsysteemaandoeninge n | |||
| Overgevoeligheid*° | Vaak | Soms | Niet bekend |
| Geneesmiddel-overgevoelighe id*° | Vaak | Soms | Soms |
| Anafylactische reactie*° | Soms | Niet bekend | Niet bekend |
| Cytokineafgifte-syndroom° | Zelden | Niet bekend | Niet bekend |
| Infecties en parasitaire aandoeningen | |||
| Nasofaryngitis | Zeer vaak | Vaak | Vaak |
| Bovenste luchtweginfectie | Vaak | Vaak | Vaak |
| Paronychia | Vaak | Vaak | Vaak |
Voedings- en stofwisselingsstoornissen | |||
| Verminderde eetlust | Zeer vaak | Zeer vaak | Vaak |
| Tumorlysissyndroom† | Zelden | Niet bekend | Niet bekend |
| N = 3.834^ | N = 243^^ | ||
| Pertuzumab+trastuzumab | Phesgo met chemotherapie | Phesgomonotherapie | |
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Artralgie | Zeer vaak | Zeer vaak | Zeer vaak |
| Myalgie | Zeer vaak | Zeer vaak | Vaak |
| Pijn in extremiteiten | Zeer vaak | Vaak | Vaak |
| Zenuwstelselaandoeningen | |||
| Dysgeusie | Zeer vaak | Zeer vaak | Vaak |
| Hoofdpijn | Zeer vaak | Zeer vaak | Vaak |
| Perifere sensorische neuropathie | Zeer vaak | Zeer vaak | Vaak |
| Perifere neuropathie | Zeer vaak | Zeer vaak | Vaak |
| Duizeligheid | Zeer vaak | Vaak | Vaak |
| Paresthesie | Zeer vaak | Vaak | Vaak |
| Psychische stoornissen | |||
| Insomnie | Zeer vaak | Zeer vaak | Vaak |
| Ademhalingsstelsel-, borstkas- en mediastinum aandoeningen | |||
| Bloedneus | Zeer vaak | Zeer vaak | Vaak |
| Hoesten | Zeer vaak | Zeer vaak | Vaak |
| Dyspneu | Zeer vaak | Vaak | Vaak |
| Interstitiële longziekte°° | Soms | Niet bekend | Niet bekend |
| N = 3.834^ | N = 243^^ | ||
| Pertuzumab+trastuzumab | Phesgo met chemotherapie | Phesgomonotherapie | |
Huid- en onderhuidaandoeningen | |||
| Alopecia | Zeer vaak | Zeer vaak | Soms |
| Huiduitslag | Zeer vaak | Zeer vaak | Vaak |
| Droge huid | Zeer vaak | Zeer vaak | Vaak |
| Nagelafwijking | Zeer vaak | Vaak | Vaak |
| Pruritus | Zeer vaak | Vaak | Vaak |
| Bloedvataandoeningen | |||
| Opvliegers | Zeer vaak | Vaak | Zeer vaak |
^Toont samengevoegde gegevens uit de totale behandelperiode in CLEOPATRA (data-cutoff 11 februari 2014; het mediane aantal pertuzumab-cycli was 24) en uit de neoadjuvante behandelperiode in NEOSPHERE (het mediane aantal pertuzumab-cycli was 4 in alle behandelgroepen) en TRYPHAENA (het mediane aantal pertuzumab-cycli in de behandelgroepen was 3 - 6), uit de behandelperiode in APHINITY (het mediane aantal pertuzumab-cycli was 18) en uit de totale behandelperiode in FEDERICA (het mediane aantal Phesgo cycli was 18). ^^Toont Phesgo-gegevens van de totale behandelperiode van FEDERICA (het mediane aantal Phesgo-cycli was 18)
*Bijwerkingen met een fatale afloop zijn gemeld.
**Voor de totale behandelperiode over de 5 onderzoeken (CLEOPATRA, NEOSPHERE, TRYPHAENA, APHINITY, FEDERICA). De incidentie van linkerventrikeldisfunctie en congestief hartfalen komt overeen met de MedDRA voorkeurstermen gerapporteerd in de individuele onderzoeken.
°Termen die het vaakst worden gemeld in de medische concepten anafylactische reactie en injectie-/infusiegerelateerde reactie en verder worden beschreven in de rubriek “Beschrijving van geselecteerde bijwerkingen”.
°°Er werden geen gevallen van interstitiële longziekte gemeld in de FeDeriCa-studie, maar deze gevallen werden waargenomen bij trastuzumab.
°°°Alleen gezien met Phesgo (gerelateerd aan subcutane toediening). De hogere frequentie die in de adjuvante fase werd waargenomen, houdt verband met een langere behandelperiode wanneer Phesgo als monotherapie wordt toegediend.
†Bijwerkingen gemeld na het in de handel brengen van pertuzumab en trastuzumab i.v.
Beschrijving van geselecteerde bijwerkingen
Linkerventrikeldisfunctie (LVD)
Phesgo
In het registratieonderzoek FEDERICA was de incidentie van symptomatisch hartfalen (NYHA-klasse III of IV) met een LVEF-afname van ten minste 10 procentpunten ten opzichte van de uitgangswaarde en tot 50% 0,4% bij met Phesgo behandelde patiënten vs. 0% bij met intraveneuze pertuzumab en trastuzumab behandelde patiënten tijdens de neoadjuvante fase (bij gelijktijdige toediening van chemotherapie). Van de patiënten bij wie symptomatisch hartfalen optrad waren geen van de met Phesgo behandelde patiënten hersteld op het moment van data-cutoff en bij één patiënt werd Phesgo gestaakt vanwege een voorval van symptomatisch hartfalen. De incidenties van symptomatisch hartfalen met een LVEF-afname van ten minste 10 procentpunten ten opzichte van de uitgangswaarde voorafgaand aan de behandeling en tot 50% waren vergelijkbaar in de adjuvante behandeling (wanneer Phesgo alleen werd toegediend) en in de followupfase. Asymptomatische of licht symptomatische (NYHA-klasse II) LVEF-afnamen van ten minste 10 procentpunten ten opzichte van de uitgangswaarde en tot 50% (bevestigd door secundaire LVEF) werden niet gemeld bij de patiënten die behandeld werden met Phesgo en werden gemeld bij 4% van de patiënten die behandeld werden met pertuzumab en trastuzumab tijdens de neoadjuvante fase (zie rubriek 4.2 en 4.4). Er was geen melding van asymptomatische of mild-symptomatische afnames in LVEF (NYHA- klasse II) van ten minste 10 procentpunten ten opzichte van de uitgangswaarde voorafgaand aan de behandeling en tot 50% (bevestigd door secundaire LVEF) in beide armen in de adjuvante fase. In de follow-upfase werd dit type cardiaal voorval waargenomen bij 1,6% van de patiënten behandeld met Phesgo en bij 3,6% van de patiënten behandeld met intraveneuze pertuzumab en trastuzumab.
Intraveneuze pertuzumab in combinatie met trastuzumab en chemotherapie
In het registratie-onderzoek CLEOPATRA was de incidentie van LVD tijdens onderzoeksbehandeling hoger in de placebogroep dan in de pertuzumab-groep (respectievelijk 8,6% en 6,6%). De incidentie van symptomatische LVD was ook lager in de pertuzumab-groep (1,8% in de placebogroep versus 1,5% in de pertuzumab-groep) (zie rubriek 4.4).
In het neoadjuvante onderzoek NEOSPHERE, waarbij de patiënten 4 cycli pertuzumab als neoadjuvante behandeling kregen, was de incidentie van LVD (tijdens de totale behandelperiode) hoger in de met pertuzumab, trastuzumab en docetaxel behandelde groep (7,5%) vergeleken met de met trastuzumab en docetaxel behandelde groep (1,9%). Er was één geval van symptomatische LVD in de met pertuzumab en trastuzumab behandelde groep.
In het neoadjuvante onderzoek TRYPHAENA was de incidentie van LVD (tijdens de totale behandelperiode) 8,3% in de groep die behandeld werd met pertuzumab plus trastuzumab en FEC (5-fluorouracil, epirubicine, cyclofosfamide) gevolgd door pertuzumab plus trastuzumab en docetaxel; 9,3% in de groep behandeld met pertuzumab plus trastuzumab en docetaxel na FEC; en 6,6% in de groep die behandeld werd met pertuzumab in combinatie met TCH (docetaxel, carboplatine en trastuzumab). De incidentie van symptomatische LVD (congestief hartfalen) was 1,3% in de groep die behandeld werd met pertuzumab plus trastuzumab en docetaxel na FEC (dit sluit een patiënt die symptomatische LVD heeft ervaren tijdens FEC-behandeling voorafgaand aan het krijgen van pertuzumab plus trastuzumab en docetaxel uit) en ook 1,3% in de groep die behandeld werd met pertuzumab in combinatie met TCH. Geen patiënten in de groep die behandeld werd met pertuzumab plus trastuzumab en FEC gevolgd door pertuzumab plus trastuzumab en docetaxel had symptomatische LVD.
In de neoadjuvante periode van het BERENICEonderzoek was de incidentie van NYHA-klasse III/IV symptomatisch LVD (congestief hartfalen volgens NCI-CTCAE v.4) 1,5% in de groep die behandeld werd met dose dense doxorubicine en cyclofosfamide (dd AC) gevolgd door pertuzumab met trastuzumab en paclitaxel, en geen van de patiënten (0%) had symptomatische LVD in de groep behandeld met FEC gevolgd door pertuzumab in combinatie met trastuzumab en docetaxel. De incidentie van asymptomatische LVD (ejectiefractiedaling volgens NCI-CTCAE v.4) was 7% in de groep behandeld met dd AC gevolgd door pertuzumab met trastuzumab en paclitaxel en 3,5% in de groep behandeld met FEC gevolgd door pertuzumab met trastuzumab en docetaxel.
In het APHINITY-onderzoek was de incidentie van symptomatisch hartfalen (NYHA-klasse III of IV), met een afname van de LVEF van ten minste 10 procentpunten ten opzichte van de uitgangswaarde voorafgaand aan de behandeling en tot 50%, minder dan 1% (0,6% van de pertuzumab-groep en 0,3% van de placebogroep). Van de patiënten die symptomatisch hartfalen ontwikkelden, was 46,7% van de patiënten uit de pertuzumabgroep en 57,1% van de patiënten uit de placebogroep hersteld op het moment van data-cutoff (herstel gedefinieerd als 2 opeenvolgende LVEF-waarden boven de 50%). Het merendeel van de voorvallen werd gemeld bij de patiënten behandeld met antracycline. Asymptomatische of licht symptomatische afnames in LVEF (NYHA- klasse II), met een afname van LVEF van ten minste 10 procentpunten ten opzichte van de uitgangswaarde voorafgaand aan de behandeling en tot 50%, zijn gerapporteerd bij 2,7% van de pertuzumab-groep en bij 2,8% van de placebogroep, waarbij 79,7% van de pertuzumab-groep en 80,6% van de placebogroep was hersteld op het moment van datacutoff.
Injectie-/infusiereacties
Phesgo
In het registratie-onderzoek FEDERICA werd een injectie-/infusiereactie gedefinieerd als elke systemische reactie die gemeld werd binnen 24 uur na de toediening van Phesgo of intraveneuze pertuzumab in combinatie met trastuzumab (zie rubriek 4.2 en 4.4).
Injectiereacties werden gemeld bij 0,4% van de met Phesgo behandelde patiënten en infusiereacties werden gemeld bij 10,7% van de met intraveneuze pertuzumab en trastuzumab behandelde patiënten in de neoadjuvante fase. In de adjuvante fase werden geen injectiegerelateerde reacties gemeld bij patiënten die werden behandeld met Phesgo, en infusiegerelateerde reacties werden gemeld bij 1,6% van de patiënten die werden behandeld met intraveneuze pertuzumab en trastuzumab. Het merendeel van de systemische injectie-/infusiereacties die werden gezien met Phesgo of intraveneuze pertuzumab en trastuzumab waren koude rillingen, misselijkheid of braken.
Injectieplaatsreacties gedefinieerd als alle lokale reacties die gemeld werden binnen 24 uur na de toediening van Phesgo, werden gemeld bij 6,9% en 12,9% van de met Phesgo behandelde patiënten in respectievelijk de neoadjuvante fase en de adjuvante fase en waren allemaal bijwerkingen van graad 1 of 2. Het merendeel van de lokale reacties op de injectieplaats die werden gezien met Phesgo waren ofwel pijn op de injectieplaats of erytheem op de injectieplaats.
Intraveneuze pertuzumab in combinatie met trastuzumab en chemotherapie
In de registratie-onderzoeken werd een toedieningsreactie gedefinieerd als elk voorval gemeld als overgevoeligheid, anafylactische reactie, acute infusiereactie of cytokineafgiftesyndroom dat tijdens een infusie of op dezelfde dag als de infusie optrad. In het registratie-onderzoek CLEOPATRA werd de aanvangsdosis van pertuzumab een dag eerder toegediend dan trastuzumab en docetaxel, zodat eventuele pertuzumab-gerelateerde reacties onderzocht konden worden. Op de eerste dag, waarop uitsluitend pertuzumab werd toegediend, bedroeg de totale frequentie van infusiereacties 9,8% in de placebogroep en 13,2% in de pertuzumab-groep, waarbij het merendeel van de infusiereacties licht of matig van aard was. De meest voorkomende infusiereacties (voorkomend bij ≥ 1%) in de pertuzumab-groep waren koorts, rillingen, vermoeidheid, hoofdpijn, asthenie, overgevoeligheid en braken.
Tijdens de tweede cyclus, waarbij alle geneesmiddelen op dezelfde dag werden toegediend, waren de meest voorkomende infusiereacties (voorkomend bij ≥ 1,0%) in de pertuzumab-groep vermoeidheid, geneesmiddelovergevoeligheid, dysgeusie, overgevoeligheid, myalgie en braken (zie rubriek 4.4).
In de neoadjuvante en adjuvante onderzoeken werd pertuzumab tijdens alle cycli op dezelfde dag toegediend als andere onderzoeksbehandelingen. Bij 18,6% tot 25% van de patiënten kwamen de infusiereacties voor op de eerste dag van toediening van pertuzumab (in combinatie met trastuzumab en chemotherapie). De aard en ernst van voorvallen kwamen overeen met die werden waargenomen in CLEOPATRA, waarbij de meeste reacties licht of matig van ernst waren.
Overgevoeligheidsreacties/anafylaxie
Phesgo
In het registratie-onderzoek FEDERICA bedroeg de totale frequentie van gemelde voorvallen overgevoeligheid/anafylaxie gerelateerd aan HER2-gerichte therapie 1,2% bij de met Phesgo behandelde patiënten vs. 0,8% bij de met intraveneuze pertuzumab en trastuzumab behandelde patiënten. Geen daarvan was van NCI-CTCAE (versie 4.0) graad 3-4 (zie rubriek 4.4). Één patiënt kreeg een overgevoeligheidsreactie/anafylactische reactie tijdens of direct na toediening van Phesgo; in de eerste cyclus, wat leidde tot staken van de behandeling (zie rubriek 4.2 en 4.4).
Tijdens de neoadjuvante fase was er sprake van overgevoeligheid voor het geneesmiddel bij 0,4% van de patiënten die werden behandeld met Phesgo en bij 0,4% van de patiënten die werden behandeld met intraveneuze pertuzumab en trastuzumab. Tijdens de adjuvante fase was bij 0,4% van de met Phesgo behandelde patiënten sprake van geneesmiddelovergevoeligheid en geen van de met intraveneuze pertuzumab en trastuzumab behandelde patiënten had overgevoeligheid of
geneesmiddelovergevoeligheid.
Intraveneuze pertuzumab in combinatie met trastuzumab en chemotherapie
In het registratie-onderzoek CLEOPATRA bij patiënten met gemetastaseerde borstkanker bedroeg de totale frequentie van de door de onderzoeker gemelde voorvallen van overgevoeligheid/anafylaxie gedurende de gehele behandelperiode in de placebogroep 9,3% en in de pertuzumab-groep 11,3%, en bij respectievelijk 2,5% en 2% daarvan was sprake van een reactie van NCI-CTCAE graad 3-4. In totaal trad bij 2 patiënten uit de placebogroep en bij 4 patiënten uit de pertuzumab-groep een voorval op dat door de onderzoeker werd beschreven als anafylaxie (zie rubriek 4.4).
Over het algemeen gold dat het merendeel van de overgevoeligheidsreacties licht tot matig van ernst was en na behandeling verdween. Op basis van aanpassingen aan de onderzoeksbehandeling werden de meeste reacties beschouwd als secundaire reacties op de docetaxel-infusies.
In de neoadjuvante en adjuvante onderzoeken kwamen de voorvallen van overgevoeligheid/anafylaxie overeen met die werden waargenomen in CLEOPATRA. In NEOSPHERE kregen twee patiënten in de met pertuzumab en docetaxel behandelde groep anafylaxie. In zowel het TRYPHAENA-onderzoek als het APHINITY-onderzoek was de totale frequentie van overgevoeligheid/anafylaxie het hoogst in de met pertuzumab en TCH behandelde groep (respectievelijk 13,2% en 7,6%), waarvan respectievelijk 2,6% en 1,3% van de voorvallen van NCI-CTCAE graad 3-4 was.
Febriele neutropenie
Phesgo
In het registratie-onderzoek FEDERICA trad febriele neutropenie (graad 3 of 4)op bij 6,6% van de met Phesgo behandelde patiënten en bij 5,6% van de met intraveneuze pertuzumab en trastuzumab behandelde patiënten gedurende de neoadjuvante fase. Tijdens de adjuvante fase trad er geen febriele neutropenie (graad 3 of 4) op.
Net als in registratie-onderzoeken met intraveneuze pertuzumab en trastuzumab werd een hogere incidentie van febriele neutropenie (graad 3 of 4) gezien onder Aziatische patiënten die met intraveneuze pertuzumab en trastuzumab werden behandeld (13%). Overeenkomstig was de incidentie van febriele neuropenie ook hoger bij de Aziatische patiënten die met Phesgo werden behandeld (13,7%) gedurende de neoadjuvante fase. Tijdens de adjuvante fase werd er in beide armen geen febriele neutropenie (graad 3 en 4) geobserveerd.
Intraveneuze pertuzumab in combinatie met trastuzumab en chemotherapie
In het registratie-onderzoek CLEOPATRA maakte het merendeel van de patiënten in beide behandelgroepen minimaal één voorval van leukopenie door (63% van de patiënten in de pertuzumab-groep en 58,3% van de patiënten in de placebogroep), waarvan het merendeel neutropenische voorvallen waren (zie rubriek 4.4). Bij 13,7% van de patiënten in de pertuzumab-groep en 7,6% van de patiënten in de placebogroep trad febriele neutropenie op. In beide behandelgroepen was het aandeel patiënten dat febriele neutropenie kreeg het hoogst tijdens de eerste behandelcyclus en nam daarna gestaag af. In beide behandelgroepen werd onder Aziatische patiënten een toegenomen incidentie van febriele neutropenie gezien in vergelijking met patiënten van andere rassen en uit andere geografische regio's. Onder Aziatische patiënten was de incidentie van febriele neutropenie hoger in de pertuzumab-groep (25,8%) dan in de placebogroep (11,3%).
In het NEOSPHERE-onderzoek kreeg 8,4% van de patiënten die neoadjuvant behandeld werden met pertuzumab, trastuzumab en docetaxel febriele neutropenie, in vergelijking met 7,5% bij patiënten behandeld met trastuzumab en docetaxel. In het TRYPAENA-onderzoek, kwam febriele neutropenie voor bij 17,1% van de patiënten die neoadjuvant behandeld werden met pertuzumab en TCH en bij 9,3% van de patiënten die neoadjuvant behandeld werden met pertuzumab, trastuzumab en docetaxel na FEC. In TRYPHAENA was de incidentie van febriele neutropenie hoger bij patiënten die 6 cycli pertuzumab ontvingen in vergelijking met patiënten die 3 cycli pertuzumab ontvingen, ongeacht de chemotherapie die gegeven werd. Net zoals in het CLEOPATRA-onderzoek was de incidentie neutropenie en febriele neutropenie hoger onder Aziatische patiënten in vergelijking met andere patiënten in beide neoadjuvante onderzoeken. In NEOSPHERE kreeg 8,3% van de Aziatische patiënten die neoadjvant behandeld werden met pertuzumab, trastuzumab en docetaxel febriele neutropenie vergeleken met 4% van de Aziatische patiënten die neoadjuvant behandeld werden met trastuzumab en docetaxel.
In het APHINITY-onderzoek trad febriele neutropenie op bij 12,1% van de met pertuzumab behandelde patiënten en bij 11,1% van de met placebo behandelde patiënten. Zoals in de CLEOPATRA-, TRYPHAENA- en NEOSPHERE-onderzoeken, werd in het APHINITY-onderzoek een hogere incidentie van febriele neutropenie waargenomen bij de met pertuzumab behandelde Aziatische patiënten in vergelijking met patiënten van andere afkomst (15,9% van de met pertuzumab behandelde patiënten en 9,9% van de met placebo behandelde patiënten).
Diarree
Phesgo
In het registratie-onderzoek FEDERICA trad tijdens de neoadjuvante fase diarree op bij 60,5% van de met Phesgo behandelde patiënten en bij 54,8% van de met intraveneuze pertuzumab en trastuzumab behandelde patiënten. Diarree van graad ≥ 3 werd gemeld bij 6,6% van de patiënten in de met Phesgo behandelde groep vs. 4% in de met intraveneuze pertuzumab en trastuzumab behandelde groep (zie rubriek 4.4).
Tijdens de adjuvante fase trad diarree op bij 17,7% van de patiënten die werden behandeld met Phesgo en bij 20,6% van de patiënten die werden behandeld met intraveneuze pertuzumab en trastuzumab. Diarree van graad ≥ 3 werd gerapporteerd bij 0% van de patiënten in de Phesgoarm versus 1,2% in de intraveneuze pertuzumab- en trastuzumab-arm.
Intraveneuze pertuzumab in combinatie met trastuzumab en chemotherapie
In het registratie-onderzoek CLEOPATRA bij patiënten met gemetastaseerde borstkanker, trad diarree op bij 68,4% van de met pertuzumab behandelde patiënten en bij 48,7% van de met placebo behandelde patiënten (zie rubriek 4.4). De meeste voorvallen waren licht tot matig van ernst en traden op tijdens de eerste paar behandelcycli. De incidentie van diarree van NCI-CTCAE graad 3-4 was 9,3% bij de met pertuzumab behandelde patiënten versus 5,1% bij de met placebo behandelde patiënten. De mediane duur van de langste episode was 18 dagen bij de met pertuzumab behandelde patiënten en 8 dagen bij de met placebo behandelde patiënten. Voorvallen van diarree reageerden goed op proactieve behandeling met antidiarreemiddelen.
In het NEOSPHERE-onderzoek trad diarree op bij 45,8% van de patiënten die neoadjuvant met pertuzumab, trastuzumab en docetaxel werden behandeld vergeleken met 33,6% bij patiënten die behandeld werden met trastuzumab en docetaxel.
In het TRYPAENA-onderzoek kwam diarree bij 72,3% van de patiënten voor die behandeld werden met pertuzumab en TCH en bij 61,4% van de patiënten die neoadjuvant behandeld werden met pertuzumab, trastuzumab en docetaxel na FEC. In beide onderzoeken waren de meeste voorvallen licht tot matig van ernst.
In het APHINITY-onderzoek werd een hogere incidentie van diarree gerapporteerd in de pertuzumab-groep (71,2%) vergeleken met de placebogroep (45,2%). Diarree van graad ≥ 3 werd gerapporteerd bij 9,8% van de patiënten in de pertuzumab-groep versus 3,7% in de placebogroep. Het merendeel van de gemelde voorvallen had een ernst van graad 1 of 2. De hoogste incidentie van diarree (alle graden) werd gerapporteerd tijdens de behandelperiode met HER2-gerichte therapie + taxaan-houdende chemotherapie (61,4% van de patiënten in de pertuzumab-groep versus 33,8% van de patiënten in de placebogroep). De incidentie van diarree was veel lager na beëindiging van chemotherapie en betrof 18,1% van de patiënten in de pertuzumab-groep versus 9,2% van de patiënten in de placebogroep gedurende de periode van gerichte therapie na de behandeling met chemotherapie.
Uitslag
Phesgo
In het registratie-onderzoek FEDERICA trad uitslag op bij 10,7% van de met Phesgo behandelde patiënten en bij 15,5% van de met intraveneuze pertuzumab en trastuzumab behandelde patiënten tijdens de neoadjuvante fase. Tijdens de adjuvante fase trad uitslag op bij 8,2% van de met Phesgo behandelende patiënten en bij 8,7% van de met intraveneuze pertuzumab en trastuzumab behandelde patiënten. Het merendeel van de uitslagvoorvallen was van graad 1 of 2.
Intraveneuze pertuzumab in combinatie met trastuzumab en chemotherapie
In het registratie-onderzoek CLEOPATRA bij patiënten met gemetastaseerde borstkanker, trad uitslag op bij 51,7% van de patiënten in de pertuzumab-groep en bij 38,9% van de patiënten in de placebogroep. De meeste voorvallen hadden een ernst van graad 1 of 2, traden op tijdens de eerste twee cycli en reageerden op standaardtherapieën zoals topicale of orale acnebehandeling.
In het NEOSPHERE-onderzoek trad uitslag op bij 40,2% van de patiënten die neoadjuvant behandeld werden met pertuzumab, trastuzumab en docetaxel, in vergelijking met 29% bij patiënten die behandeld werden met trastuzumab en docetaxel. In het TRYPHAENA-onderzoek kwam uitslag voor bij 36,8% van de patiënten die neoadjuvant behandeld werden met pertuzumab en TCH en bij 20% van de patiënten die neoadjuvant behandeld werden met pertuzumab, trastuzumab en docetaxel na FEC. De incidentie van uitslag was hoger bij patiënten die 6 cycli pertuzumab ontvingen dan bij patiënten die 3 cycli pertuzumab ontvingen, ongeacht de chemotherapie die werd gegeven.
In het APHINITY-onderzoek kwam uitslag voor bij 25,8% van de patiënten die met pertuzumab werden behandeld versus 20,3% van de patiënten in de placebogroep. Het merendeel van de uitslag-voorvallen was van graad 1 of 2.
Afwijkende laboratoriumbevindingen
Phesgo
In het registratie-onderzoek FEDERICA was de incidentie van neutropenie van NCI-CTCAE v.4 graad 3-4 gebalanceerd tussen de twee behandelgroepen (13,6% bij de met Phesgo behandelde patiënten en 13,9% bij de met intraveneuze pertuzumab en trastuzumab behandelde patiënten) tijdens de neoadjuvante fase en waren significant lager tijdens de adjuvante fase (0,8% van de met Phesgo behandelde patiënten en 0% van de met intraveneuze pertuzumab en trastuzumab behandelde patiënten).
Intraveneuze pertuzumab in combinatie met trastuzumab en chemotherapie
In het registratieonderzoek CLEOPATRA bij patiënten met gemetastaseerde borstkanker, was de incidentie van neutropenie van NCI-CTCAE v.3 graad 3-4 gebalanceerd tussen de twee behandelgroepen (86,3% bij de met pertuzumab behandelde patiënten en 86,6% bij de met placebo behandelde patiënten, inclusief respectievelijk 60,7% en 64,8% neutropenie van graad 4).
In het NEOSPHERE-onderzoek was de incidentie van neutropenie van NCI-CTCAE v.3 graad 3-4 74,5% bij patiënten die neoadjuvant behandeld werden met pertuzumab, trastuzumab en docetaxel, vergeleken met 84,5% bij patiënten die behandeld werden met trastuzumab en docetaxel, waaronder respectievelijk 50,9% en 60,2% neutropenie van graad 4. In het TRYPHAENA-onderzoek was de incidentie van neutropenie van NCI-CTCAE v.3 graad 3-4 85,3% bij patiënten die neoadjuvant behandeld werden met pertuzumab en TCH en 77% bij patiënten die neoadjuvant behandeld werden met pertuzumab, trastuzumab en docetaxel na FEC, waaronder respectievelijk 66,7% en 59,5% neutropenie van graad 4.
In het APHINITY-onderzoek was de incidentie van neutropenie van NCI-CTCAE v.4 graad 3-4 40,6% bij patiënten die behandeld werden met pertuzumab, trastuzumab en chemotherapie, vergeleken met 39,1% bij patiënten die behandeld werden met placebo, trastuzumab en chemotherapie, waaronder respectievelijk 28,3% en 26,5% neutropenie van graad 4.
Immunogeniciteit
Zoals bij elk therapeutisch eiwit is het mogelijk dat er bij patiënten die worden behandeld met Phesgo een immuunrespons tegen pertuzumab en trastuzumab optreedt.
In het FEDERICA-onderzoek was de incidentie van tijdens de behandeling ontstane antilichamen tegen pertuzumab en trastuzumab respectievelijk 10,6% (26/245) en 0,4% (1/245) bij patiënten die werden behandeld met intraveneuze pertuzumab en trastuzumab. Onder patiënten die positief testten op antilichamen tegen pertuzumab werden neutraliserende antilichamen tegen pertuzumab gemeten bij drie patiënten.
De incidentie van tijdens de behandeling ontstane antilichamen tegen pertuzumab, trastuzumab en vorhyaluronidase-alfa was respectievelijk 12,9% (31/241), 2,1% (5/241) en 6,3% (15/238) bij patiënten die werden behandeld met Phesgo. Onder deze patiënten werden neutraliserende antilichamen tegen pertuzumab gemeten bij twee patiënten en neutraliserende antilichamen tegen trastuzumab gemeten bij één patiënt.
De klinische relevantie van het ontwikkelen van antilichamen tegen pertuzumab, trastuzumab of vorhyaluronidase-alfa na behandeling met Phesgo is niet bekend.
Overschakelen van behandeling met intraveneuze pertuzumab en trastuzumab op Phesgo (of vice versa)
In onderzoek MO40628 werd de veiligheid van het overschakelen van behandeling met intraveneuze pertuzumab en trastuzumab naar Phesgo subcutaan (behandelgroep A) en vice versa (behandelgroep B) onderzocht met het primaire doel om de voorkeur van patiënten voor Phesgo te evalueren (zie rubriek 5.1 voor details van de onderzoeksopzet).
De incidentie van bijwerkingen bij de patiënten in behandelgroep A gedurende cycli 1-3 (intraveneuze behandeling) was 77,5% (62/80 patiënten) vergeleken met 72,5% (58/80 patiënten) gedurende cycli 4-6 (subcutane behandeling). In behandelgroep B was de incidentie van bijwerkingen in cycli 1-3 (subcutane behandeling) 77,5% (62/80 patiënten) vergeleken met 63,8% (51/80 patiënten) in cycli 4-6 (intraveneuze behandeling), voornamelijk als gevolg van de hogere incidentie van injectieplaatsreacties (allemaal van graad 1 of 2) tijdens toediening van Phesgo. De incidenties van ernstige bijwerkingen, bijwerkingen van graad 3 en het stoppen van de behandeling vanwege bijwerkingen vóór het overschakelen (cycli 1-3) waren laag (minder dan 6%) en vergelijkbaar met de incidenties van na het overschakelen (cycli 4-6).
Er werden geen bijwerkingen van graad 4 en graad 5 gemeld.
Ouderen
In het FEDERICA-onderzoek werden er over het algemeen geen verschillen in de veiligheid van Phesgo waargenomen tussen patiënten van 65 jaar en ouder en patiënten jonger dan 65 jaar.
In de registratie-onderzoeken voor pertuzumab met intraveneuze toediening van pertuzumab in combinatie met trastuzumab traden verminderde eetlust, anemie, gewichtsverlies, asthenie, dysgeusie, perifere neuropathie, hypomagnesiëmie en diarree echter met een hogere incidentie van ≥5% op bij patiënten ouder dan 65 jaar (n = 418) in vergelijking met patiënten jonger dan 65 jaar (n = 2.926).
Er zijn beperkte gegevens uit klinisch onderzoek beschikbaar bij patiënten ouder dan 75 jaar die werden behandeld met Phesgo of intraveneuze pertuzumab en trastuzumab. Gegevens na het in de handel brengen laten geen verschil zien in de veiligheid van pertuzumab in combinatie met trastuzumab tussen patiënten van 65 jaar en ouder en patiënten jonger dan 65 jaar.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De hoogst geteste dosis Phesgo is 1.200 mg pertuzumab/600 mg trastuzumab. In geval van overdosering moeten de patiënten nauwlettend worden gecontroleerd op klachten of symptomen van bijwerkingen en dient passende symptomatische behandeling plaats te vinden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, monoklonale antilichamen, ATC-code: L01FY01
Werkingsmechanisme
Phesgo bevat pertuzumab en trastuzumab, wat zorgt voor de therapeutische werking van dit geneesmiddel, en vorhyaluronidase-alfa, een enzym dat gebruikt wordt om de verdeling en absorptie van gecoformuleerde stoffen te verbeteren wanneer deze subcutaan worden toegediend.
Pertuzumab en trastuzumab zijn recombinant gehumaniseerde monoklonale IgG1-antilichamen die zich richten op de humane epidermale groeifactorreceptor 2 (HER2). Beide stoffen binden zich aan afzonderlijke subdomeinen van HER2 zonder met elkaar te concurreren en hebben aanvullende mechanismen om de HER2-signalering te verstoren:
Pertuzumab richt zich specifiek op het extracellulaire dimerisatiedomein (subdomein II) van
HER2 en blokkeert daarmee de ligandafhankelijke heterodimerisatie van HER2 met andere leden van de HER-familie, waaronder epidermale groeifactorreceptor (EGFR), HER3 en HER4. Hiermee remt pertuzumab de ligandafhankelijke intracellulaire signaaltransductie via twee belangrijke signaalcascades, namelijk die via mitogeen-geactiveerd-proteïnekinase (MAP-kinase) en via fosfoïnositide 3-kinase (PI3-kinase). Remming van deze signaalcascades kan leiden tot respectievelijk stopzetting van de celgroei en apoptose.
- Trastuzumab bindt zich aan subdomein IV van het extracellulaire domein van het HER2-eiwit om de ligand-onafhankelijk, HER2-gemedieerde proliferatie en overlevingssignalen te remmen in menselijke tumorcellen met een overexpressie van HER2.
Bovendien mediëren beide stoffen antilichaamafhankelijke celgemedieerde cytotoxiciteit (ADCC). In vitro is aangetoond dat zowel door pertuzumab als door trastuzumab gemedieerde ADCC bij voorkeur werkt op kankercellen met een overexpressie van HER2, vergeleken met kankercellen zonder overexpressie van HER2.
Klinische werkzaamheid en veiligheid
Deze rubriek behandelt de klinische ervaring met Phesgo, de vastedosiscombinatie van pertuzumab en trastuzumab, en met intraveneuze pertuzumab in combinatie met trastuzumab bij patiënten met vroege en gemetastaseerde borstkanker met een overexpressie van HER2.
Klinische ervaring met Phesgo bij patiënten met vroege HER2-positieve borstkanker
De klinische ervaring met Phesgo is gebaseerd op gegevens uit een klinisch fase III-onderzoek (FEDERICA, WO40324) en een klinisch fase II-onderzoek (PHRANSCESCA MO40628) bij patiënten met vroege borstkanker met een overexpressie van HER2. De overexpressie van HER2 is vastgesteld in een centraal laboratorium en werd gedefinieerd als een IHC-score van 3+ of een ISHamplificatieratio van ≥2 in het hieronder beschreven onderzoek.
FEDERICA (WO40324)
FEDERICA was een open-label, multicenter, gerandomiseerd onderzoek uitgevoerd bij 500 patiënten met vroege HER2-positieve borstkanker die te opereren was of lokaal gevorderd (inclusief inflammatoire) met een tumorgrootte van > 2 cm of lymfeklierpositief in de neoadjuvante en adjuvante setting. Patiënten werden gerandomiseerd om 8 cycli neoadjuvante chemotherapie te krijgen met gelijktijdige toediening van 4 cycli van ofwel Phesgo of intraveneuze pertuzumab en trastuzumab tijdens cycli 5-8. De onderzoekers selecteerden een van de twee volgende vormen van neoadjuvante chemotherapie voor afzonderlijke patiënten:
- 4 cycli doxorubicine (60 mg/m2) en cyclofosfamide (600 mg/m2) iedere 2 weken gevolgd door wekelijks paclitaxel (80 mg/m2) gedurende 12 weken
4 cycli doxorubicine (60 mg/m2) en cyclofosfamide (600 mg/m2) iedere 3 weken gevolgd door
4 cycli docetaxel (75 mg/m2 in de eerste cyclus en vervolgens 100 mg/m2 tijdens volgende cycli naar het oordeel van de onderzoeker) iedere 3 weken
Na de operatie gingen de patiënten verder gedurende nog eens 14 cycli met dezelfde behandeling met Phesgo of intraveneuze pertuzumab en trastuzumab als vóór de operatie, om zo tot 18 cycli HER2-gerichte therapie te komen. Patiënten kregen ook adjuvante radiotherapie en endocriene therapie volgens de lokale praktijk. Tijdens de adjuvante periode was het toegestaan intraveneuze trastuzumab te vervangen door subcutane trastuzumab, naar het oordeel van de onderzoeker. HER2-gerichte therapie werd iedere 3 weken toegediend volgens tabel 3:
Tabel 3 Dosering en toediening van Phesgo, intraveneuze pertuzumab, intraveneuze trastuzumab en subcutane trastuzumab
| Geneesmiddelen | Toediening | Dosis | |
| Oplaaddosis | Onderhoudsdosis | ||
| Phesgo | Subcutane injectie | 1.200 mg/600 mg | 600 mg/600 mg |
| Pertuzumab | Intraveneuze infusie | 840 mg | 420 mg |
| Trastuzumab | Intraveneuze infusie | 8 mg/kg | 6 mg/kg |
| Trastuzumab | Subcutane injectie | 600 mg | |
FEDERICA was opgezet om non-inferioriteit van de Cdal in serum van pertuzumab in Phesgo in cyclus 7 (d.w.z. voorafgaand aan toediening in cyclus 8) aan te tonen in vergelijking met intraveneuze pertuzumab (primair eindpunt). Belangrijke secundaire eindpunten op het moment van de primaire analyse waren de non-inferioriteit van de Cdal in serum van trastuzumab in Phesgo in cyclus 7 in vergelijking met intraveneuze trastuzumab, de werkzaamheidsuitkomst (lokaal beoordeelde totale pathologische complete respons, tpCR) en veiligheidsuitkomsten. Andere secundaire eindpunten waren veiligheid op lange termijn en klinisch resultaten (iDFS en OS). De demografische gegevens waren goed in evenwicht tussen de twee behandelgroepen en de mediane leeftijd van de patiënten die in het onderzoek werden behandeld was 51 jaar. Het merendeel van de patiënten had hormoonreceptorpositieve ziekte (61,2%), lymfeklierpositieve ziekte (57,6%) en was blank (65,8%).
Zie rubriek 5.2 voor de non-inferioriteit van de blootstellingen aan pertuzumab en trastuzumab door Phesgo. Zie rubriek 4.8 voor het veiligheidsprofiel.
De analyseresultaten voor het secundaire werkzaamheidseindpunt tpCR (lokaal beoordeeld), gedefinieerd als afwezigheid van invasieve ziekte in de borst en oksel (ypT0/is, ypN0), staan in tabel 4. Resultaten van de finale analyse van iDFS en OS met klinische cut-off datum van 2 juni 2023 en een mediane follow-up van 51 maanden zijn ook weergegeven in tabel 4.
Tabel 4 Overzicht van werkzaamheid
| Phesgo (n = 248) | Intraveneuze pertuzumab + trastuzumab (n = 252) | |
| Totale pathologische complete respons (tpCR) | ||
| n | 248 | 252 |
| tpCR (ypT0/is, ypN0) | 148 (59,7%) | 150 (59,5%) |
| 95%-BI1 | (53,28; 65,84) | (53,18; 65,64) |
| Invasieve-ziektevrije overleving (iDFS) | ||
| n | 234 | 239 |
| Patiënten met voorval (%) | 26 (11,1%) | 23 (9,6%) |
| Unstratified Hazard Ratio (95%-BI) | 1,13 (0,64; 1,97) | |
| Totale overleving (OS) | ||
| n | 248 | 252 |
| Patiënten met voorval (%) | 14 (5,6%) | 12 (4,8%) |
| Hazard Ratio2 (95%-BI) | 1,26 (0,58; 2,27) | |
1 Betrouwbaarheidsinterval voor een enkele steekproef met een binomiale verdeling, berekend met de Pearson-Clopper-methode
2 Analyse gestratificeerd naar centrale hormoonreceptorstatus, klinisch stadium en type chemotherapie
PHRANCESCA (MO40628)
In onderzoek MO40628 werd de veiligheid van het overschakelen van behandeling met intraveneuze pertuzumab en trastuzumab naar Phesgo subcutaan en vice versa (zie rubriek 4.8) onderzocht met het primaire doel om de voorkeur van patiënten voor ofwel de intraveneuze ofwel de subcutane toedieningsweg te evalueren (85% van de patiënten had een voorkeur voor de subcutane toedieningsweg, 13,8% gaf de voorkeur aan intraveneuze toediening en 1,2% had geen voorkeur). In totaal werden 160 patiënten geïncludeerd in dit 2-armig, cross-overonderzoek: 80 patiënten werden gerandomiseerd naar behandelgroep A (3 cycli van intraveneuze pertuzumab en trastuzumab gevolgd door 3 cycli met Phesgo) en 80 patiënten werden gerandomiseerd naar behandelgroep B (3 cycli met Phesgo gevolgd door 3 cycli van intraveneuze pertuzumab en trastuzumab). Bij de primaire analyse was de mediane blootstelling aan adjuvante pertuzumab en trastuzumab (zowel intraveneuze als subcutane toediening) 11 cycli (spreiding: 6 tot 15).
Klinische ervaring met intraveneuze pertuzumab in combinatie met trastuzumab in geval van HER2-positieve borstkanker
De klinische ervaring met intraveneuze pertuzumab in combinatie met trastuzumab is gebaseerd op gegevens uit twee gerandomiseerde neoadjuvante fase II-onderzoeken naar vroege borstkanker (waarvan één gecontroleerd), een nietgerandomiseerd neoadjuvant fase II-onderzoek, een gerandomiseerd fase III-onderzoek in de adjuvante setting, en een gerandomiseerd fase III-onderzoek en een eenarmig fase II-onderzoek naar gemetastaseerde borstkanker. De overexpressie van HER2 is vastgesteld in een centraal laboratorium en werd gedefinieerd door een IHC-score van 3+ of een ISH-amplificatieratio van ≥2 in de hieronder beschreven onderzoeken.
Vroege borstkanker
Neoadjuvante behandeling
In de neoadjuvante setting worden lokaal gevorderde en inflammatoire borstkanker beschouwd als hoog risico, ongeacht de hormoonreceptorstatus. In vroeg-stadium borstkanker moeten tumorgrootte, tumorgraad, hormoonreceptorstatus en lymfekliermetastases meegenomen worden bij de risico-inschatting.
De indicatie in neoadjuvante behandeling van borstkanker is gebaseerd op bewijs van verbetering van het pathologisch complete responspercentage en trends in de verbetering van ziektevrije overleving (DFS) die echter niet precies, of met zekerheid, vaststellen of er een voordeel is met betrekking tot de langetermijnuitkomsten zoals totale overleving (OS) of DFS.
NEOSPHERE (WO20697)
NEOSPHERE is een multicenter, multinationaal, gerandomiseerd gecontroleerd fase II-onderzoek met pertuzumab dat werd uitgevoerd bij 417 volwassen vrouwelijke patiënten met nieuw gediagnosticeerde, vroege, inflammatoire of lokaal gevorderde HER2-positieve borstkanker (T2-4d; primaire tumor > 2 cm in diameter) die niet eerder behandeld waren met trastuzumab, chemotherapie of radiotherapie. Patiënten met metastasen, bilaterale borstkanker, klinisch relevante cardiale risicofactoren (zie rubriek 4.4) of LVEF < 55% werden niet geïncludeerd. De meerderheid van de patiënten was niet ouder dan 65 jaar.
Patiënten werden gerandomiseerd om een van de volgende neoadjuvante behandelingen gedurende 4 cycli te ontvangen, voorafgaand aan de operatie:
- Trastuzumab plus docetaxel
- Pertuzumab plus trastuzumab en docetaxel
- Pertuzumab plus trastuzumab
- Pertuzumab plus docetaxel
De randomisatie was gestratificeerd naar type borstkanker (operabel, lokaal gevorderd of inflammatoir) en estrogeenreceptor (ER) of progesteronreceptor (PR) -positiviteit.
Pertuzumab werd intraveneus gegeven, in een initiële dosis van 840 mg, gevolgd door 420 mg om de drie weken. Trastuzumab werd intraveneus gegeven, in een initiële dosis van 8 mg/kg, gevolgd door 6 mg/kg om de drie weken. Docetaxel werd intraveneus gegeven, in een initiële dosis van 75 mg/m2 gevolgd door 75 mg/m2 of 100 mg/m2 (indien verdragen) om de 3 weken. Na de operatie kregen alle patiënten 3 cycli van 5-fluorouracil (600 mg/m2), epirubicine (90 mg/m2), cyclofosfamide (600 mg/m2) (FEC) intraveneus gegeven om de drie weken, en trastuzumab intraveneus toegediend om de drie weken om één jaar behandeling af te maken. De patiënten die voorafgaand aan de operatie alleen pertuzumab plus trastuzumab kregen, kregen vervolgens na de operatie zowel FEC als docetaxel.
Het primaire eindpunt van het onderzoek was pathologisch compleet responspercentage (pCR) in de borst (ypT0/is). De secundaire werkzaamheidseindpunten waren klinisch responspercentage, percentage borstsparende operaties (alleen T2-3 tumoren), DFS en progressievrije overleving (PFS). De aanvullende exploratieve pCR-percentages waren inclusief de klierstatus (ypT0/isN0 en ypT0N0).
De demografische gegevens waren goed in evenwicht (de mediane leeftijd was 49-50 jaar, de meerderheid was blank (71%)) en alle patiënten waren vrouw. In totaal had 7% van de patiënten inflammatoire borstkanker, 32% lokaal gevorderde borstkanker en 61% operabele borstkanker. Ongeveer de helft van de patiënten in elke behandelgroep had hormoonreceptorpositieve ziekte (gedefinieerd als ER-positief en/of PR-positief).
De werkzaamheidsgegevens zijn weergegeven in tabel 5. Een statistisch significante verbetering in pCR-percentage (ypT0/is) werd waargenomen bij patiënten die pertuzumab plus trastuzumab en docetaxel kregen vergeleken met patiënten die trastuzumab en docetaxel kregen (45,8% vs. 29%, p-waarde = 0,0141). Een overeenkomstig patroon van resultaten werd waargenomen, ongeacht pCR-definitie. Het verschil in pCR-percentage wordt waarschijnlijk geacht zich in een klinisch relevant verschil in langetermijnuitkomsten te vertalen en wordt bevestigd door de positieve trends in PFS (hazardratio [HR] = 0,69; 95%-BI 0,34; 1,40) en DFS (HR = 0,60; 95%-BI 0,28; 1,27).
De pCR-percentages alsmede de mate van voordeel met pertuzumab (pertuzumab plus trastuzumab en docetaxel vergeleken met patiënten die trastuzumab en docetaxel kregen) waren lager in de subgroep van patiënten met hormoonreceptorpositieve tumoren (een 6%-verschil van pCR in de borst) dan bij patiënten met hormoonreceptornegatieve tumoren (een 26,4%-verschil van pCR in de borst). Percentages pCR waren vergelijkbaar bij patiënten met operabele borstkanker versus lokaal gevorderde borstkanker. Er waren te weinig patiënten met inflammatoire borstkanker om een goede conclusie te trekken, maar het pCR-percentage was hoger bij patiënten die pertuzumab plus trastuzumab en docetaxel kregen.
TRYPHAENA (BO22280)
TRYPHAENA is een multicenter, gerandomiseerd klinisch fase II-onderzoek, uitgevoerd bij 225 volwassen vrouwelijke patiënten met HER2-positieve lokaal gevorderde, operabele of inflammatoire borstkanker (T2-4d; primaire tumor > 2 cm in diameter) die niet eerder behandeld waren met trastuzumab, chemotherapie of radiotherapie. Patiënten met metastasen, bilaterale borstkanker, klinisch relevante cardiale risicofactoren (zie rubriek 4.4) of LVEF < 55% werden niet geïncludeerd. De meerderheid van de patiënten was minder dan 65 jaar oud. Patiënten werden gerandomiseerd om een van de volgende drie neoadjuvante behandelingen voorafgaand aan de operatie te ontvangen:
- 3 cycli FEC gevolgd door 3 cycli docetaxel, allen gelijktijdig gegeven met pertuzumab en trastuzumab;
- 3 cycli van alleen FEC gevolgd door 3 cycli docetaxel, gelijktijdig gegeven met trastuzumab en pertuzumab;
- 6 cycli TCH in combinatie met pertuzumab.
De randomisatie was gestratificeerd naar type borstkanker (operabel, lokaal gevorderd of inflammatoir) en ER- en/of PR-positiviteit.
Pertuzumab werd intraveneus gegeven in een initiële dosis van 840 mg, gevolgd door 420 mg om de drie weken. Trastuzumab werd intraveneus gegeven in een initiële dosis van 8 mg/kg, gevolgd door 6 mg/kg om de drie weken. FEC (5-fluorouracil [500 mg/m2], epirubicine [100 mg/m2], cyclofosfamide [600 mg/m2]) werden intraveneus gegeven om de drie weken voor 3 cycli. Docetaxel werd gegeven als een initiële dosis van 75 mg/m2 via intraveneuze infusie om de drie weken met de optie om te verhogen tot 100 mg/m2 op advies van de onderzoeker als de initiële dosis goed werd verdragen. In de groep behandeld met pertuzumab in combinatie met TCH werd docetaxel echter intraveneus gegeven in een dosis van 75 mg/m2 (verhoging was niet toegestaan) en carboplatine (AUC 6) werd intraveneus gegeven om de drie weken. Na de operatie kregen alle patiënten trastuzumab om de behandeling van één jaar af te ronden.
Het primaire eindpunt van dit onderzoek was cardiale veiligheid tijdens de neoadjuvante behandelperiode van het onderzoek. De secundaire werkzaamheidseindpunten waren pCR-percentage in de borst (ypT0/is), DFS, PFS en OS.
De demografische gegevens waren goed in evenwicht tussen de groepen (de mediane leeftijd was 49-50 jaar, de meerderheid was blank [77%]) en alle patiënten waren vrouw. In totaal had 6% van de patiënten inflammatoire borstkanker, 25% had lokaal gevorderde borstkanker en 69% had operabele borstkanker. Ongeveer de helft van de patiënten in elke behandelgroep had ER-positieve en/of PR-positieve ziekte.
Vergeleken met gepubliceerde gegevens over vergelijkbare behandelregimes zonder pertuzumab, werden hoge pCR-percentages waargenomen in alle drie de behandelgroepen (zie tabel 5). Een overeenkomstig patroon van resultaten werd waargenomen, ongeacht de gebruikte pCR-definitie. De pCR-percentages waren lager in de subgroep van patiënten met hormoonreceptorpositieve tumoren (spreiding 46,2% tot 50%) dan bij patiënten met hormoonreceptornegatieve tumoren (spreiding 65% tot 83,8%).
Percentages pCR waren vergelijkbaar bij patiënten met operabele borstkanker en lokaal gevorderde borstkanker. Er waren te weinig patiënten met inflammatoire borstkanker om een goede conclusie te trekken.
Tabel 5 NEOSPHERE (WO20697) en TRYPHAENA (BO22280): Overzicht van de werkzaamheid (‘intent to treat’-populatie)
| NEOSPHERE (WO20697) | TRYPHAENA (BO22280) | ||||||
| Parameter | Trastuzum ab +docetaxel N = 107 | Pertuzuma b + trastuzuma b+ docetaxel N = 107 | Pertuzuma b + trastuzuma b N = 107 | Pertuzuma b +docetaxel N = 96 | Pertuzumab + trastuzumab + FEC➔ pertuzumab + trastuzumab + docetaxel N = 73 | FEC➔ Pertuzumab + trastuzumab + docetaxel N = 75 | Pertuzum ab +TCH N = 77 |
pCR-percen tage in de borst (ypT0/is) n (%) [95%-BI]1 | 31 (29%) [20,6; 38,5] | 49 (45,8%) [36,1; 55,7] | 18 (16,8%) [10,3; 25,3] | 23 (24%) [15,8; 33,7] | 45 (61,6%) [49,5; 72,8] | 43 (57,3%) [45,4; 68,7] | 51 (66,2%) [54,6; 76,6] |
Verschil in pCR-percen tages2 [95%-BI]3 | +16,8% [3,5; 30,1] | 12,2% [23,8; 0,5] | 21,8% [35,1; 8,5] | N.v.t. | N.v.t. | N.v.t. | |
pwaarde (met Simes-corre ctie voor CMH-test)4 | 0,0141 (vs. trastuzumab +docetaxel) | 0,0198 (vs. trastuzumab +docetaxel) | 0,0030 (vs. pertuzumab+ trastuzumab+ docetaxel) | N.v.t. | N.v.t. | N.v.t. | |
pCR-percen tage in de borst en lymfeklier (ypT0/is N0) n (%) [95%-BI] | 23 (21,5%) [14,1; 30,5] | 42 (39,3%) [30,3; 49,2] | 12 (11,2%) [5,9; 18,8] | 17 (17,7%) [10,7; 26,8] | 41 (56,2%) [44,1; 67,8] | 41 (54,7%) [42,7; 66,2] | 49 (63,6%) [51,9; 74,3] |
ypT0 N0 n (%) [95%-BI] | 13 (12,1%) [6,6; 19,9] | 35 (32,7%) [24; 42,5] | 6 (5,6%) [2,1; 11,8] | 13 (13,2%) [7,4; 22] | 37 (50,7%) [38,7; 62,6] | 34 (45,3%) [33,8; 57,3] | 40 (51,9%) [40,3; 63,5] |
| Klinische respons5 | 79 (79,8%) | 89 (88,1%) | 69 (67,6%) | 65 (71,4%) | 67 (91,8%) | 71 (94,7%) | 69 (89,6%) |
FEC: 5-fluorouracil, epirubicine, cyclofosfamide; TCH: docetaxel, carboplatine en trastuzumab, CMH: Cochran-Mantel-Haenszel
- 1.
95%-BI voor een enkele steekproef met een binomiale verdeling, berekend met de
Pearson-Clopper-methode.
- 2. Behandeling met pertuzumab + trastuzumab + docetaxel en pertuzumab + trastuzumab zijn vergeleken met trastuzumab + docetaxel, terwijl pertuzumab + docetaxel werd vergeleken met pertuzumab + trastuzumab + docetaxel.
- 3.
Geschatte 95%-BI voor het verschil tussen twee responspercentages, berekend met de
Hauck-Anderson-methode.
- 4. P-waarde op basis van de Cochran-Mantel-Haenszel-test met correctie voor multipliciteit volgens de Simes-methode.
- 5. Klinische respons vertegenwoordigt patiënten met een beste algemene respons van CR of PR tijdens de neoadjuvante periode (in de primaire borstlaesie).
BERENICE (WO29217)
BERENICE is een niet-gerandomiseerd, open-label, multicenter, multinationaal, fase II-onderzoek uitgevoerd bij 401 patiënten met HER2-positieve lokaal gevorderde, inflammatoire, of vroeg-stadium borstkanker (met primaire tumoren > 2 cm in diameter of lymfeklierpositieve ziekte).
Het BERENICE-onderzoek omvatte twee parallelle groepen patiënten. Patiënten die geschikt geacht werden voor neoadjuvante behandeling met trastuzumab met antracycline-/taxaan-houdende chemotherapie kregen een van de volgende behandelregimes toegewezen vóór operatie:
Cohort A – 4 cycli van 2-wekelijks dose dense doxorubicine en cyclofosfamide gevolgd door
4 cycli pertuzumab in combinatie met trastuzumab en paclitaxel.
- Cohort B – 4 cycli FEC gevolgd door 4 cycli pertuzumab in combinatie met trastuzumab en docetaxel.
Na chirurgie ontvingen alle patiënten iedere drie weken intraveneuze pertuzumab en trastuzumab om de behandeling van 1 jaar af te ronden.
Het primaire eindpunt van het BERENICE-onderzoek was cardiale veiligheid gedurende de neoadjuvante periode van het onderzoek. Het primaire eindpunt cardiale veiligheid, d.w.z. de incidentie van NYHA-klasse III/IV LVD en LVEF-daling, was in lijn met eerdere gegevens in de neoadjuvante setting (zie rubriek 4.4 en 4.8).
Adjuvante behandeling
In de adjuvante setting, op basis van gegevens afkomstig uit het APHINITY-onderzoek, zijn HER2-positieve vroege borstkankerpatiënten met een hoog risico op recidief gedefinieerd als diegenen met lymfeklierpositieve of hormoonreceptornegatieve ziekte.
APHINITY (BO25126)
APHINITY is een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd fase III-onderzoek uitgevoerd bij 4.804 patiënten met HER2-positieve vroege borstkanker die hun primaire tumor lieten verwijderen voorafgaand aan randomisatie. De patiënten werden hierna gerandomiseerd en ontvingen pertuzumab of placebo in combinatie met adjuvant trastuzumab en chemotherapie. De onderzoekers selecteerden een van de volgende antracycline- of niet-antracycline-houdende chemotherapieregimes per individuele patiënt:
3 of 4 cycli FEC of 5-fluorouracil, doxorubicine en cyclofosfamide (FAC) gevolgd door 3 of
4 cycli docetaxel of 12 cycli paclitaxel wekelijks
4 cycli AC of epirubicine en cyclofosfamide (EC) gevolgd door 3 of 4 cycli docetaxel of
12 cycli paclitaxel wekelijks
- 6 cycli docetaxel in combinatie met carboplatine
Pertuzumab en trastuzumab werden iedere 3 weken intraveneus toegediend (zie rubriek 4.2) vanaf dag 1 van de eerste taxaan-houdende cyclus, gedurende 52 weken (tot 18 cycli), of tot recidief, het intrekken van de toestemming of onbehandelbare toxiciteit. Er werden standaard doses 5-fluorouracil, epirubicine, doxorubicine, cyclofosfamide, docetaxel, paclitaxel en carboplatine toegediend. Patiënten ontvingen radiotherapie en/of hormoontherapie na afronding van de chemotherapie volgens de lokale klinische standaard.
Het primaire eindpunt van het onderzoek was invasieve-ziektevrije overleving (invasive disease-free survival, IDFS) gedefinieerd als de tijd vanaf randomisatie tot het eerste moment van ipsilaterale lokale teruggekeerde borstkanker of regionale invasieve teruggekeerde borstkanker, teruggekeerde metastasen, contralaterale invasieve borstkanker, of overlijden ongeacht de oorzaak. Secundaire werkzaamheidseindpunten waren IDFS met een tweede primaire tumor anders dan mammacarcinoom, OS, DFS, recurrence-free interval (RFI) en distant recurrence-free interval (DRFI).
De demografische gegevens uit de twee behandelgroepen waren goed in evenwicht. De mediane leeftijd was 51 jaar, en meer dan 99% van de patiënten was vrouw. De meerderheid van de patiënten had lymfeklierpositieve ziekte (63%) en/of hormoonreceptorpositieve ziekte (64%) en was blank (71%).
Na een mediane follow-up van 45,4 maanden bleek uit het APHINITY-onderzoek een afname van 19% (HR = 0,81; 95%-BI 0,66; 1,00; p-waarde 0,0446) in risico op recidief of overlijden van patiënten die gerandomiseerd waren naar behandeling met pertuzumab in vergelijking met patiënten die gerandomiseerd waren naar behandeling met placebo.
De werkzaamheidsresultaten van het APHINITY-onderzoek zijn samengevat in tabel 6 en in figuur 1.
Tabel 6 Totale werkzaamheid: ‘intent to treat’-populatie
| Pertuzumab + trastuzumab + chemotherapie N = 2400 | Placebo + trastuzumab + chemotherapie N = 2404 | |
| Primair eindpunt | ||
Invasieve-ziektevrije overleving (IDFS) Aantal (%) patiënten met voorval HR [95%-BI] p-waarde (log-ranktoets, gestratificeerd1) 3 jaar voorvalvrij percentage2 [95%-BI] | 171 (7,1%) 210 (8,7%) 0,81 [0,66; 1,00] 0,0446 94,1 [93,1; 95] 93,2 [92,2; 94,3] | |
| Secundaire eindpunten1 | ||
IDFS met tweede primaire tumor anders dan mammacarcinoom Aantal (%) patiënten met voorval HR [95%-BI] p-waarde (log-ranktoets, gestratificeerd1) 3 jaar voorvalvrij percentage2 [95%-BI] | 189 (7,9%) 230 (9,6%) 0,82 [0,68; 0,99] 0,0430 93,5 [92,5; 94,5] 92,5 [91,4; 93,6] | |
Ziektevrije overleving (DFS) Aantal (%) patiënten met voorval HR [95%-BI] p-waarde (log-ranktoets, gestratificeerd1) 3 jaar voorvalvrij percentage2 [95%BI] | 192 (8%) 236 (9,8%) 0,81 [0,67; 0,98] 0,0327 93,4 [92,4; 94,4] 92,3 [91,2; 93,4] | |
Totale overleving (OS)3 Aantal (%) patiënten met voorval HR [95%-BI] p-waarde (logranktoets, gestratificeerd1) 3 jaar voorvalvrij percentage2 [95%BI] | 80 (3,3%) 89 (3,7%) 0,89 [0,66; 1,21] 0,4673 97,7 [97; 98,3] 97,7 [97,1; 98,3] | |
HR: hazardratio; BI: betrouwbaarheidsinterval
- 1. Alle analyses gestratificeerd naar klierstatus, protocolversie, centraal hormoonreceptorstatus en adjuvant chemotherapieregime.
- 2. 3 jaar voorvalvrij percentage afgeleid van KaplanMeierschattingen
- 3. Gegevens van eerste interimanalyse
Figuur 1 Kaplan-Meier-curve van de invasieve-ziektevrije overleving
IDFS= invasieve-ziektevrije overleving; BI= betrouwbaarheidsinterval; Pla= placebo; Ptz= pertuzumab; T= trastuzumab
De IDFS bepaald na 4 jaar was 92,3% in de pertuzumabgroep versus 90,6% in de placebogroep. Op het moment dat de IDFS bepaald werd was de mediane follow-up 45,4 maanden.
Resultaten van patiëntensubgroepanalyse
Op het moment van primaire analyse waren de voordelen van pertuzumab duidelijker bij patiënten in bepaalde hoogrisicogroepen, met name de patiënten met een lymfeklierpositieve of hormoonreceptornegatieve ziekte (zie tabel 7).
Tabel 7 Werkzaamheidsresultaten in de subgroepen volgens lymfeklierstatus en hormoonreceptorstatus1
| Populatie | Aantal voorvallen van IDFS /Totaal N (%) | Niet-gelaagde HR (95%-BI) | |
| Pertuzumab + trastuzumab + chemotherapie | Placebo + trastuzumab + chemotherapie | ||
| Lymfeklierstatus | |||
| Positief | 139/1.503 (9,2%) | 181/1.502 (12,1%) | 0,77 (0,62; 0,96) |
| Negatief | 32/897 (3,6%) | 29/902 (3,2%) | 1,13 (0,68; 1,86) |
| Hormoonreceptorstatus | |||
| Negatief | 71/864 (8,2%) | 91/858 (10,6%) | 0,76 (0,56; 1,04) |
| Positief | 100/1.536 (6,5%) | 119/1.546 (7,7%) | 0,86 (0,66; 1,13) |
1 Analyses van vooraf gespecificeerde subgroepen zonder aanpassing voor meerdere vergelijkingen; de resultaten worden daarom als beschrijvend beschouwd.
De geschatte IDFS-percentages in de lymfeklierpositieve subgroep waren in de pertuzumab-groep en placebogroep respectievelijk 92% versus 90,2% na 3 jaar, en 89,9% versus 86,7% na 4 jaar. De geschatte IDFS-percentages in de lymfekliernegatieve subgroep waren in de pertuzumab-groep en placebogroep respectievelijk 97,5% versus 98,4% na 3 jaar, en 96,2% versus 96,7% na 4 jaar. De geschatte IDFS-percentages in de hormoonreceptornegatieve subgroep waren in de pertuzumab-groep 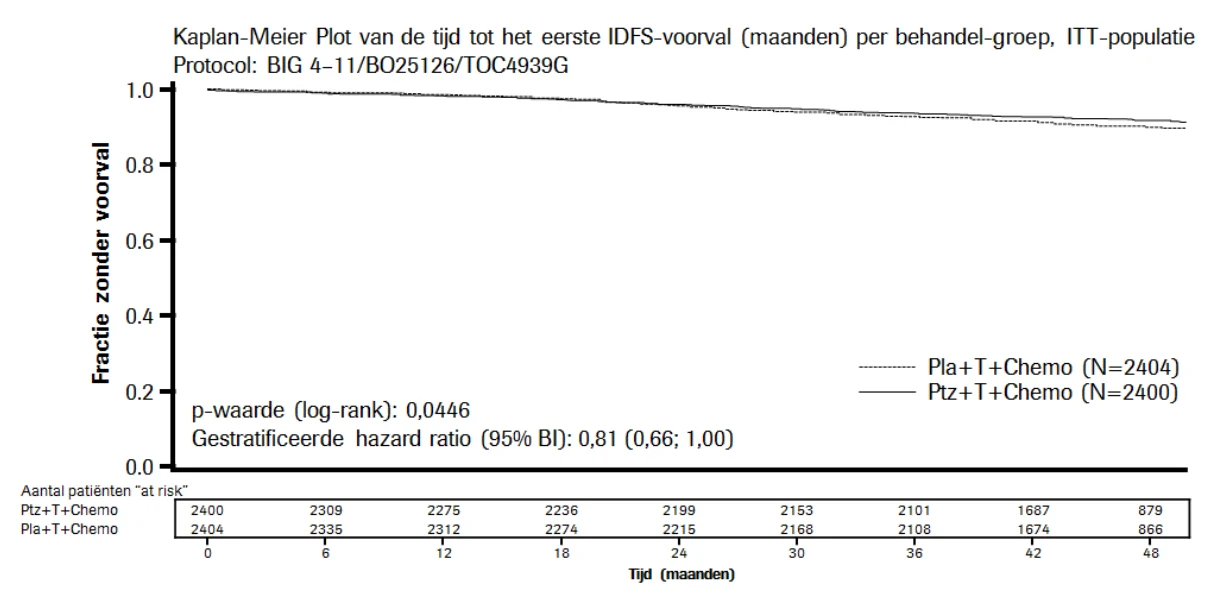 en placebogroep respectievelijk 92,8% versus 91,2% na 3 jaar en 91% versus 88,7% na 4 jaar. De geschatte IDFS-percentages in de hormoonreceptorpositieve subgroep waren in de pertuzumab-groep en placebogroep respectievelijk 94,8% versus 94,4% na 3 jaar en 93% versus 91,6% na 4 jaar.
Door de patiënt gerapporteerde uitkomsten (PRO)
Secundaire eindpunten waren de beoordeling van de door de patiënt gerapporteerde algehele gezondheidstoestand, maatschappelijke rol en fysiek functioneren, en behandelsymptomen via EORTC QLQ-C30- en EORTC QLQ-BR23-vragenlijsten. In de analyse van door de patiënt gerapporteerde uitkomsten werd een verschil van 10 punten klinisch relevant beschouwd.
In beide behandelgroepen was tijdens de chemotherapie een klinisch relevante verandering waargenomen in fysiek functioneren van de patiënt, algehele gezondheidstoestand en scores op diarree. De gemiddelde afname in fysiek functioneren op dat moment ten opzichte van de uitgangswaarde voorafgaand aan het onderzoek was -10,7 (95%-BI -11,4; -10) in de pertuzumab-groep en -10,6 (95%-BI -11,4; -9,9) in de placebogroep; gemiddelde afname in algehele gezondheidstoestand was -11,2 (95%-BI -12,2; -10,2) in de pertuzumabgroep en -10,2 (95%-BI -11,1; -9,2) in de placebogroep. Verandering in diarreeklachten steeg tot +22,3 (95%-BI 21; 23,6) in de pertuzumab-groep versus + 9,2 (95%-BI 8,2; 10,2) in de placebogroep.
Hierna, tijdens de gerichte therapie, keerden in beide behandelgroepen het fysiek functioneren en de algehele gezondheidstoestand terug naar de uitgangswaarden voorafgaand aan het onderzoek. Bij de pertuzumab-groep keerden de diarreeklachten terug naar de uitgangswaarden na afloop van de HER2therapie. Het toevoegen van pertuzumab aan trastuzumab plus chemotherapie had geen invloed op het totale functioneren van de patiënten gedurende het onderzoek.
Gemetastaseerde borstkanker
Pertuzumab in combinatie met trastuzumab en docetaxel
CLEOPATRA (WO20698) is een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd klinisch fase III-onderzoek, uitgevoerd bij 808 patiënten met HER2-positieve gemetastaseerde of lokaal teruggekeerde, niet-reseceerbare borstkanker. Patiënten met klinisch belangrijke cardiale risicofactoren werden niet ingesloten (zie rubriek 4.4). Vanwege de exclusie van patiënten met hersenmetastasen zijn er geen gegevens beschikbaar met betrekking tot de activiteit van pertuzumab op hersenmetastasen. Er zijn zeer beperkte gegevens beschikbaar bij patiënten met niet-reseceerbare lokaal teruggekeerde ziekte. Patiënten werden 1:1 gerandomiseerd naar behandeling met placebo + trastuzumab + docetaxel of behandeling met pertuzumab + trastuzumab + docetaxel.
Pertuzumab en trastuzumab werden gegeven in standaarddoseringen in een 3-wekelijks regime. De behandeling met pertuzumab en trastuzumab werd voortgezet tot ziekteprogressie, het intrekken van de toestemming of oncontroleerbare toxiciteit. Docetaxel werd gedurende minimaal 6 cycli elke 3 weken door middel van intraveneuze infusie toegediend, met een aanvangsdosis van 75 mg/m2. De dosis docetaxel kon naar het oordeel van de onderzoeker verhoogd worden tot 100 mg/m2 indien de aanvangsdosis goed werd verdragen.
Het primaire eindpunt van het onderzoek was PFS, beoordeeld door een onafhankelijke beoordelingsinstantie (IRF). De PFS was gedefinieerd als de duur van de periode vanaf de dag van randomisatie tot de dag van ziekteprogressie of overlijden van de patiënt (ongeacht de oorzaak) indien de patiënt overleed binnen 18 weken na de laatste tumorbeoordeling. Secundaire werkzaamheidseindpunten waren OS, PFS (beoordeeld door de onderzoeker), objectieve responspercentage (ORR), duur van de respons en de tijd tot symptoomprogressie gebaseerd op de FACT B kwaliteit-van-leven-enquête.
Ongeveer de helft van de patiënten uit elk van de behandelgroepen had hormoonreceptorpositieve ziekte (gedefinieerd als ER-positief en/of PR-positief) en ongeveer de helft van de patiënten uit elk van de behandelgroepen was in het verleden adjuvant of neoadjuvant behandeld. De meeste van deze patiënten werden eerder behandeld met antracyclinen en ongeveer 11% had eerder trastuzumab gekregen. In totaal had 43% van de patiënten in beide behandelgroepen eerder radiotherapie gekregen. De mediane LVEF bij aanvang van het onderzoek was 65% (variërend tussen 50% en 88%) in beide groepen.
De werkzaamheidsresultaten van het CLEOPATRA-onderzoek zijn samengevat in tabel 8. Een statistisch significant verbeterde, door een IRF beoordeelde, PFS werd aangetoond in de pertuzumab-groep vergeleken met de placebogroep. De resultaten van de door de onderzoeker beoordeelde PFS waren vergelijkbaar met de resultaten van de door de IRF beoordeelde PFS.
Tabel 8 Samenvatting van de werkzaamheidsgegevens uit het CLEOPATRA-onderzoek
| Parameter | Placebo+ trastuzumab + docetaxel N = 406 | Pertuzumab + trastuzumab + docetaxel N = 402 | HR (95%-BI) | p-waarde |
Progressievrije overleving (onafhankelijke beoordeling)
Aantal patiënten met een voorval Mediane duur in maanden | 242 (59%) 12,4 | 191 (47,5%) 18,5 | 0,62 [0,51; 0,75] | < 0,0001 |
Totale overleving - secundair eindpunt** Aantal patiënten met een voorval Mediane duur in maanden | 221 (54,4%) 40,8 | 168 (41,8%) 56,5 | 0,68 [0,56; 0,84] | 0,0002 |
Objectieve responspercentage (ORR)^ - secundair eindpunt Aantal patiënten met meetbare ziekte Responders*** 95%-BI voor ORR Complete respons (CR) Partiële respons (PR) Stabiele ziekte (SD) Progressieve ziekte (PD) | 336 233 (69,3%) [64,1; 74,2] 14 (4,2%) 219 (65,2%) 70 (20,8%) 28 (8,3%) | 343 275 (80,2%) [75,6; 84,3] 19 (5,5%) 256 (74,6%) 50 (14,6%) 13 (3,8%) | Verschil in ORR: 10,8% [4,2; 17,5] | 0,0011 |
Responsduur †^ n = Mediane duur in weken 95%-BI voor mediaan | 233 54,1 [46; 64] | 275 87,6 [71; 106] |
* Primaire progressievrije overlevingsanalyse, afkapdatum 13 mei 2011.
** Voorvalgestuurde finale totale overleving, afkapdatum 11 februari 2014.
*** Patiënten met een beste totale respons van bevestigde CR of PR op basis van de RECIST-criteria. † Bepaald bij patiënten met een beste totale respons van CR of PR.
^ Objectieve responspercentage en de responsduur zijn gebaseerd op tumorbeoordeling door de IRF.
Overeenkomstige resultaten werden gezien bij de vooraf gespecificeerde patiëntensubgroepen, inclusief de subgroepen gevormd op basis van de stratificatiefactoren geografische regio en eerdere adjuvante/neoadjuvante behandeling dan wel de novo gemetastaseerde borstkanker (zie figuur 2). Een post-hoc exploratieve analyse bij patiënten die eerder trastuzumab kregen (n = 88) toonde een hazardratio voor PFS, beoordeeld door een IRF, van 0,62 (95%-BI 0,35; 1,07), vergeleken met 0,60 (95%-BI 0,43; 0,83) bij patiënten die eerder een behandeling kregen zonder trastuzumab (n = 288).
Figuur 2: Door een IRF beoordeelde PFS per patiëntensubgroep
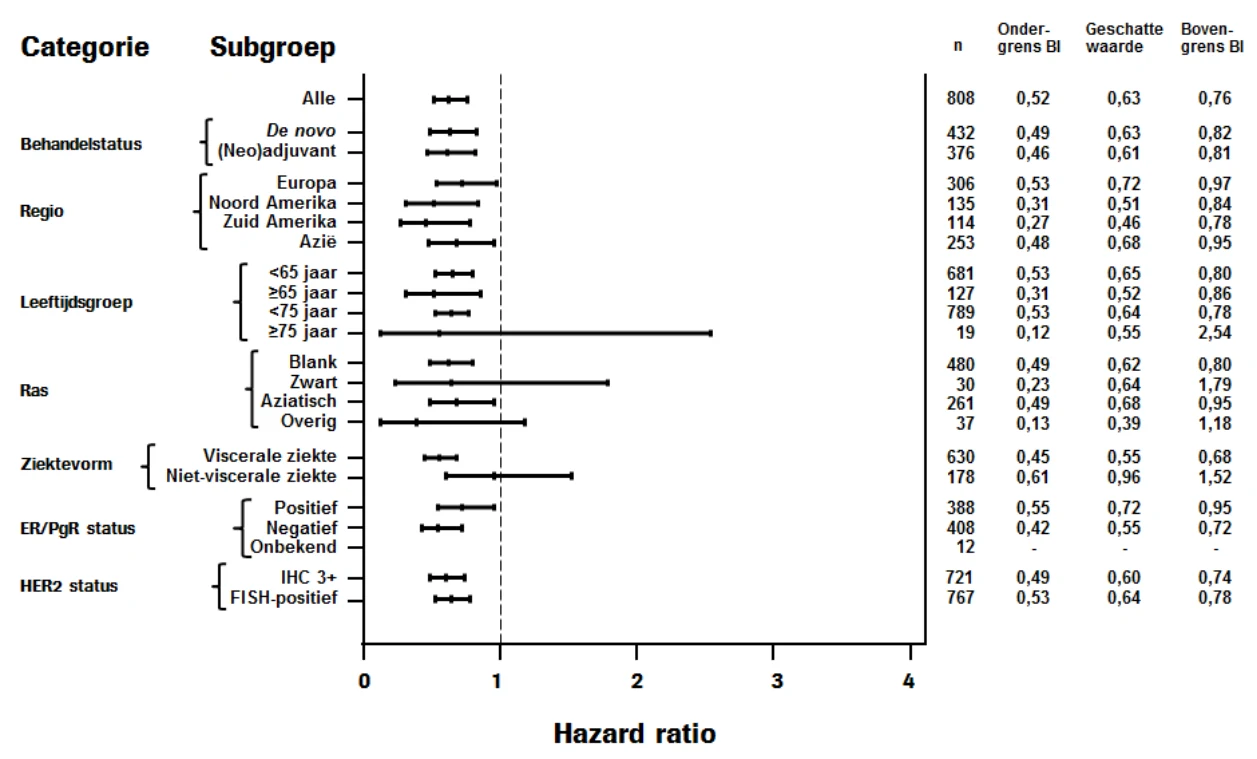
De voorvalgestuurde finale analyse van de totale overleving werd uitgevoerd toen 389 patiënten waren overleden (221 in de placebogroep en 168 in de pertuzumab-groep). Het statistisch significante voordeel in totale overleving ten gunste van de pertuzumab-groep, welke eerder werd waargenomen tijdens een interimanalyse van de totale overleving (die 1 jaar na de primaire analyse werd uitgevoerd), bleef gehandhaafd (HR = 0,68; p = 0,0002 log-ranktoets). De mediane tijd tot overlijden was 40,8 maanden in de placebogroep en 56,5 maanden in de pertuzumab-groep (zie tabel 8, figuur 3).
Een beschrijvende analyse van de totale overleving werd uitgevoerd aan het eind van het onderzoek, toen 515 patiënten waren overleden (280 in de placebogroep en 235 in de pertuzumab-groep). Dit liet zien dat het statistisch significante voordeel van totale overleving ten gunste van de pertuzumab-groep bleef gehandhaafd in de tijd na een mediane follow-up duur van 99 maanden (HR = 0,69; p < 0,0001 log-ranktoets; mediane tijd tot overlijden was 40,8 maanden [placebogroep] versus 57,1 maanden [pertuzumab-groep]). De overlevingsschatting na 8 jaar was 37% in de pertuzumab-groep en 23% in de placebogroep.
Figuur 3: Kaplan-Meier-curve van de voorvalgestuurde totale overleving
HR = hazardratio; CI = betrouwbaarheidsinterval; Pla = placebo; Ptz = pertuzumab; T = trastuzumab; D = docetaxel
Tussen de twee behandelgroepen werden geen statistisch significante verschillen waargenomen ten aanzien van de aan de gezondheid gerelateerde kwaliteit van leven zoals beoordeeld op grond van de FACT-B TOI-PFB-scores.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Phesgo in alle subgroepen van pediatrische patiënten met borstkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetische resultaten voor het primaire eindpunt van Cdal van pertuzumab in cyclus 7 (d.w.z. voorafgaand aan toediening in cyclus 8) toonden noninferioriteit aan van pertuzumab in Phesgo (geometrisch gemiddelde 88,7 mcg/ml) in vergelijking met intraveneuze pertuzumab (geometrisch gemiddelde 72,4 mcg/ml) met een geometrisch gemiddelde ratio van 1,22 (90%-BI: 1,14-1,31). De ondergrens van het tweezijdige 90%-betrouwbaarheidsinterval voor de geometrisch gemiddelde ratio van pertuzumab in Phesgo en intraveneuze pertuzumab was 1,14, d.w.z. groter dan de vooraf bepaalde marge van 0,8.
De farmacokinetische resultaten voor het secundaire eindpunt, Cdal van trastuzumab in cyclus 7 (d.w.z. voorafgaand aan toediening in cyclus 8), toonden non-inferioriteit aan van trastuzumab in Phesgo (geometrisch gemiddelde 57,5 mcg/ml) in vergelijking met intraveneuze trastuzumab (geometrisch gemiddelde 43,2 mcg/ml) met een geometrisch gemiddelde ratio van 1,33 (90%-BI: 1,24-1,43). 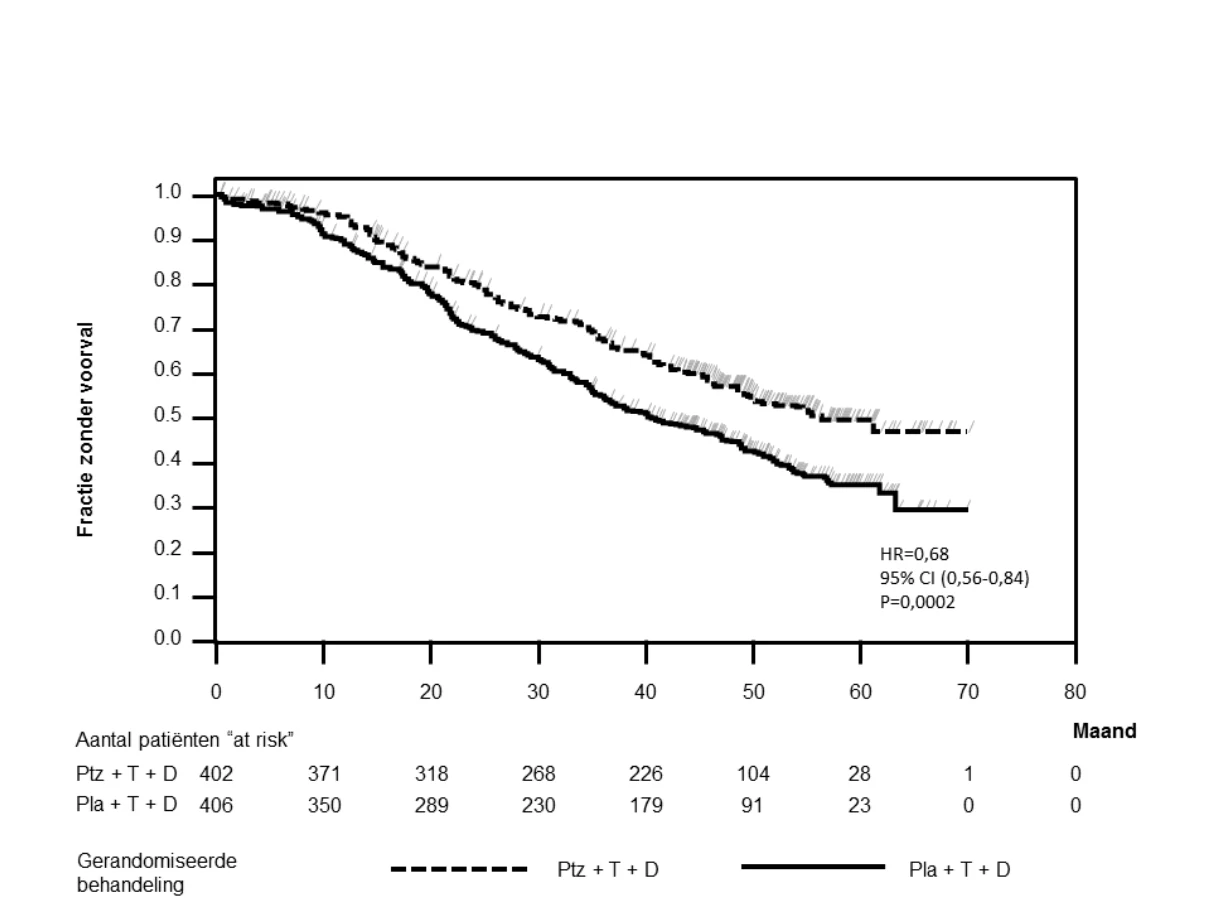
Absorptie
De mediane maximale serumconcentratie (Cmax) van pertuzumab in Phesgo en de tijd tot maximale concentratie (tmax) waren respectievelijk 157 mcg/ml en 3,82 dagen. Op grond van de farmacokinetische populatieanalyse was de absolute biologische beschikbaarheid 0,712 en de eerste-orde absorptiesnelheid (Ka) 0,348 (1/dag).
De mediane Cmax van trastuzumab in Phesgo en de tmax waren respectievelijk 114 mcg/ml en 3,84 dagen. Op grond van de farmacokinetische populatieanalyse was de absolute biologische beschikbaarheid 0,771 en de eerste-orde absorptiesnelheid (Ka) 0,404 (1/dag).
Distributie
Op grond van de farmacokinetische populatieanalyse was het distributievolume van het centrale (Vc) compartiment van pertuzumab in Phesgo bij de doorsnee patiënt 2,77 liter.
Op grond van de farmacokinetische populatieanalyse was het distributievolume van het centrale (Vc) compartiment van subcutane trastuzumab bij de doorsnee patiënt 2,91 liter.
Biotransformatie
Het metabolisme van Phesgo is niet rechtstreeks onderzocht. Antilichamen worden voornamelijk door middel van katabolisme geklaard.
Eliminatie
Op grond van de farmacokinetische populatieanalyse was de klaring van pertuzumab in Phesgo 0,163 l/dag en de eliminatiehalfwaardetijd (t1/2) was ongeveer 24,3 dagen.
Op grond van de farmacokinetische populatieanalyse was de klaring van trastuzumab in Phesgo 0,111 l/dag. Het wordt geschat dat trastuzumab bij ten minste 95% van de patiënten 7 maanden na de laatste dosis concentraties bereikt die lager zijn dan 1 mcg/ml (ongeveer 3% van de populatie-voorspelde Cmin,ss, of ongeveer 97% wash-out).
Ouderen
Er is geen onderzoek uitgevoerd naar de farmacokinetiek van Phesgo bij oudere patiënten.
Uit farmacokinetische populatieanalyses van pertuzumab in Phesgo en intraveneuze pertuzumab bleek dat leeftijd geen significante invloed had op de farmacokinetiek van pertuzumab.
In farmacokinetische populatieanalyses van subcutane of intraveneuze trastuzumab werd aangetoond dat leeftijd de beschikbaarheid van trastuzumab niet beïnvloedt.
Verminderde nierfunctie
Er is geen onderzoek uitgevoerd naar de farmacokinetiek van Phesgo bij patiënten met een verminderde nierfunctie.
Op grond van farmacokinetische populatieanalyses van pertuzumab in Phesgo en intraveneuze pertuzumab werd aangetoond dat een verminderde nierfunctie geen invloed heeft op de blootstelling aan pertuzumab. In farmacokinetische populatieanalyses werden echter slechts beperkte gegevens opgenomen van patiënten met een ernstig verminderde nierfunctie.
In een farmacokinetische populatieanalyse van subcutane en intraveneuze trastuzumab werd aangetoond dat een verminderde nierfunctie de beschikbaarheid van trastuzumab niet beïnvloedt.
Verminderde leverfunctie
Er werd geen formeel farmacokinetisch onderzoek uitgevoerd bij patiënten met een verminderde leverfunctie. Op grond van farmacokinetische populatieanalyses van pertuzumab in Phesgo werd aangetoond dat een licht verminderde leverfunctie geen invloed heeft op de blootstelling aan pertuzumab. In farmacokinetische populatieanalyses werden echter slechts beperkte gegevens opgenomen van patiënten met een licht verminderde leverfunctie. IgG1-moleculen zoals pertuzumab en trastuzumab worden gekataboliseerd door wijdverspreid aanwezige proteolytische enzymen die niet beperkt zijn tot leverweefsel. Daarom zullen veranderingen in de leverfunctie waarschijnlijk geen effect hebben op de eliminatie van pertuzumab en trastuzumab.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er werden geen specifieke onderzoeken uitgevoerd met de combinatie van subcutane pertuzumab, trastuzumab en vorhyaluronidase-alfa.
Pertuzumab
Er zijn geen specifieke vruchtbaarheidsonderzoeken bij dieren uitgevoerd om het effect van pertuzumab te beoordelen. Er kan geen definitieve conclusie getrokken worden uit toxiciteitsonderzoek met herhaalde dosering over ongewenste effecten op het mannelijke reproductiesysteem van cynomolgus-apen.
Reproductietoxiciteitsonderzoeken zijn uitgevoerd bij zwangere cynomolgus-apen (zwangerschapsdag (ZD) 19 tot en met 50) met een initiële dosis van 30 tot 150 mg/kg, gevolgd door een dosis van 10 tot 100 mg/kg om de week. Deze dosisniveaus resulteerden in klinisch relevante blootstellingen die 2,5 tot 20 keer zo hoog waren als de aanbevolen humane subcutane dosis, gebaseerd op Cmax. Intraveneuze toediening van pertuzumab op ZD19 tot en met ZD50 (periode van organogenese) was embryotoxisch, met een dosisafhankelijke toename van embryonale/foetale sterfte tussen ZD25 en ZD70. Het aantal gevallen waarbij het embryo/de foetus verloren werd, was 33, 50 en 85% voor zwangere vrouwtjesapen die om de week pertuzumab kregen met een dosis van respectievelijk 10, 30 en 100 mg/kg (4 tot 35 keer zo hoog als de aanbevolen humane dosis, gebaseerd op Cmax). Bij keizersneden op ZD100 werden in alle groepen gedoseerd met pertuzumab de volgende bijwerkingen gezien: oligohydramnion, verminderd relatief gewicht van longen en nieren en microscopisch bewijs van renale hypoplasie, overeenkomstig met vertraagde nierontwikkeling. Daarnaast werd, overeenkomstig met foetale groeirestricties secundair aan oligohydramnion, longhypoplasie (1 uit 6 in de groep met 30 mg/kg en 1 uit 2 in de groep met 100 mg/kg), ventriculaire septumdefecten (1 uit 6 in de groep met 30 mg/kg), dunne ventrikelwand (1 uit 2 in de groep met 100 mg/kg) en kleine skeletdefecten (extern - 3 uit 6 in de groep met 30 mg/kg) gezien. Pertuzumabblootstelling werd gerapporteerd bij de nakomelingen van alle behandelde groepen, met spiegels van 29% tot 40% van de serumspiegels van de moeders op ZD100.
Subcutane pertuzumab (250 mg/kg/week gedurende 4 weken) en intraveneuze pertuzumab (tot maximaal 150 mg/kg wekelijks gedurende maximaal 26 weken) werd goed verdragen door cynomolgus-apen (bindende soort), met uitzondering van de ontwikkeling van diarree. Bij intraveneuze pertuzumab doses vanaf 15 mg/kg werd intermitterende lichte behandelingsgerelateerde diarree waargenomen. Bij een subgroep apen resulteerde chronische toediening (26 wekelijkse doses) in episoden van ernstige secretoire diarree. De diarree kon (met uitzondering van de euthanasie bij één dier, 50 mg/kg/dosis) behandeld worden met ondersteunende behandeling waaronder intraveneuze vochtsuppletie.
Trastuzumab
Reproductieonderzoeken uitgevoerd bij cynomolgus-apen die trastuzumab intraveneus toegediend kregen in doses tot 16 maal de humane onderhoudsdosis van trastuzumab van 600 mg in de Phesgo-formulering toonden geen bewijs aan voor een verminderde vruchtbaarheid of schadelijkheid voor de foetus. Er werd placentapassage van trastuzumab waargenomen gedurende de vroege (dag 20-50 van de dracht) en de late (dag 120-150 van de dracht) foetale ontwikkelingsperiode.
Er bleek geen aanwijzing voor acute of meervoudige doseringsgerelateerde toxiciteit in onderzoeken tot 6 maanden of voor reproductietoxiciteit in onderzoeken met betrekking tot teratologie, vrouwelijke vruchtbaarheid of toxiciteit in de late zwangerschap/placentapassage. Trastuzumab is niet genotoxisch. Een onderzoek met trehalose, een belangrijke hulpstof in de formulering, toonde geen enkele toxiciteit aan.
Er zijn geen langetermijnonderzoeken bij dieren uitgevoerd om het carcinogeen potentieel van trastuzumab vast te stellen of om de effecten op de mannelijke vruchtbaarheid te bepalen.
Een onderzoek bij zogende cynomolgusapen die trastuzumab intraveneus toegediend kregen in doses tot 16 maal de humane trastuzumab onderhoudsdosis van 600 mg in de Phesgo-formulering toonde aan dat trastuzumab na de geboorte wordt uitgescheiden in de moedermelk. De blootstelling aan trastuzumab in de baarmoeder en de aanwezigheid van trastuzumab in het serum van babyapen ging niet gepaard met nadelige effecten op hun groei of ontwikkeling vanaf de geboorte tot een leeftijd van 1 maand.
Hyaluronidase
Hyaluronidase is te vinden in de meeste weefsels van het menselijk lichaam. Niet-klinische gegevens voor recombinant humaan hyaluronidase duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij herhaalde dosering met farmacologische eindpunten voor de veiligheid. Reproductietoxiciteitsonderzoeken met vorhyaluronidase-alfa toonden embryo-foetale toxiciteit aan bij muizen bij een hoge systemische blootstelling, maar geen teratogeen potentieel.
Een onderzoek met enkelvoudige dosis bij konijnen en een toxiciteitsonderzoek met herhaalde dosering van 13 weken bij cynomolgus-apen werden uitgevoerd met de subcutane formulering van trastuzumab. Het onderzoek bij konijnen werd uitgevoerd om specifiek lokale tolerantie-aspecten te onderzoeken. Het onderzoek van 13 weken werd uitgevoerd om te bevestigen dat de overstap naar de subcutane toedieningsweg en het gebruik van de hulpstof vorhyaluronidase-alfa geen effect had op de veiligheidskenmerken van trastuzumab. De subcutane formulering van trastuzumab werd lokaal en systemisch goed verdragen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Vorhyaluronidase-alfa
L-histidine
L-histidinehydrochloridemonohydraat
α,α-trehalosedihydraat
Sucrose
L-methionine
Polysorbaat 20 (E432)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Phesgo is een gebruiksklare oplossing en mag niet gemengd of verdund worden met andere producten.
6.3 Houdbaarheid
18 maanden.
Eenmaal overgebracht van de injectieflacon in de injectiespuit is dit geneesmiddel fysisch en chemisch stabiel gedurende 28 dagen bij 2°C - 8°C beschermd tegen licht en gedurende 24 uur (cumulatieve tijd in de injectieflacon en de injectiespuit) bij omgevingstemperatuur (maximaal 30°C) in diffuus daglicht.
Aangezien Phesgo geen antimicrobieel conserveringsmiddel bevat, moet het geneesmiddel vanuit microbiologisch oogpunt onmiddellijk gebruikt worden. Indien niet onmiddellijk gebruikt, zijn de bewaartijden en de omstandigheden voorafgaand aan het gebruik de verantwoordelijkheid van de gebruiker. Normaal gesproken dient de bewaartijd niet langer te zijn dan 24 uur bij een temperatuur van 2ºC - 8ºC, tenzij voorbereiding van de injectie onder gecontroleerde en gevalideerde aseptische omstandigheden heeft plaatsgevonden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na opening, zie rubriek 6.3 en 6.6.
6.5 Aard en inhoud van de verpakking
Phesgo 600 mg/600 mg oplossing voor injectie
De verpakking bevat één injectieflacon van type Iborosilicaatglas van 15 ml met een taps toelopende fluorhars-gelamineerde rubberen stop. De injectieflacon bevat 10 ml oplossing met 600 mg pertuzumab en 600 mg trastuzumab.
De stop is verzegeld met aluminium en bedekt door een oranje plastic flip-off-dop.
Phesgo 1.200 mg/600 mg oplossing voor injectie
De verpakking bevat één injectieflacon van type I-borosilicaatglas van 20 ml met een taps toelopende fluorhars-gelamineerde rubberen stop. De injectieflacon bevat 15 ml oplossing met 1.200 mg pertuzumab en 600 mg trastuzumab.
De stop is verzegeld met aluminium en bedekt door een frisgroene plastic flip-off-dop.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Phesgo moet vóór toediening worden gecontroleerd op afwezigheid van zichtbare deeltjes en verkleuring. Indien deeltjes of verkleuring worden waargenomen, dient de injectieflacon te worden afgevoerd overeenkomstig lokale voorschriften.
De injectieflacon niet schudden.
Een injectiespuit, een opzuignaald en een injectienaald zijn nodig om de Phesgo-oplossing uit de injectieflacon op te trekken en subcutaan te injecteren. Phesgo mag geïnjecteerd worden met hypodermische injectienaalden met een dikte tussen 25G en 27G en lengtes tussen 3/8” (10 mm) en 5/8” (16 mm). Phesgo is verenigbaar met roestvrijstaal, polypropyleen, polycarbonaat, polyethyleen, polyurethaan, polyvinylchloride en gefluoreerd ethyleenpropyleen.
Aangezien Phesgo geen antimicrobieel conserveringsmiddel bevat, moet het geneesmiddel vanuit microbiologisch oogpunt onmiddellijk gebruikt worden. Indien niet onmiddellijk gebruikt, moet de bereiding plaatsvinden onder gecontroleerde en gevalideerde aseptische omstandigheden. Na overdracht van de oplossing van de injectieflacon in de injectiespuit, wordt het aanbevolen de opzuignaald te vervangen door een afsluitdop, zodat de oplossing in de injectiespuit niet indroogt en de kwaliteit van het geneesmiddel niet in gevaar komt. Etiketteer de spuit met de sticker. De hypodermische injectienaald moet bevestigd worden op de spuit vlak voor toediening, gevolgd door een volume-aanpassing tot 15 ml als Phesgo 1.200 mg/600 mg wordt gebruikt of tot 10 ml als Phesgo 600 mg/600 mg wordt gebruikt.
Phesgo is uitsluitend bestemd voor eenmalig gebruik. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/20/1497/001 (1.200 mg/600 mg)
EU/1/20/1497/002 (600 mg/600 mg)
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 21 december 2020
Datum van laaatste verlenging:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.