


SmPC (samenvatting van de productkenmerken) - Parmite druppels/drank
1. NAAM VAN HET GENEESMIDDEL
Parmite
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
1 ml bevat 33,1 mg paroxetine (als paroxetinemesilaat).
1 druppel bevat 1 mg paroxetine (als paroxetinemesilaat).
Hulpstof(fen) met bekend effect
Bevat 111 mg/ml ethanol en 811 mg/ml propyleenglycol
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Druppels voor oraal gebruik, oplossing
Heldere, licht rode tot licht bruine oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
De behandeling van:
- Episoden van depressie in engere zin.
- Obsessief-compulsieve stoornis (OCS).
- Paniekstoornis met of zonder agorafobie.
- Sociale angststoornis/sociale fobie.
- Gegeneraliseerde angststoornis.
- Post-traumatische stressstoornis.
4.2 Dosering en wijze van toediening
Dosering
Episodes van Depressie in Engere Zin
De aanbevolen dosering bedraagt 20 mg per dag. In het algemeen begint de verbetering bij patiënten na één week, maar kan ook pas vanaf de tweede week van de behandeling duidelijk worden. Net als voor alle antidepressiva moet de dosering worden geëvalueerd en indien nodig binnen 3 tot 4 weken na de start van de behandeling worden aangepast en daarna wanneer dat klinisch nodig wordt gevonden. Bij sommige patiënten, met onvoldoende respons op de 20 mg, kan de dosis geleidelijk worden verhoogd tot maximaal 50 mg per dag in stappen van 10 mg op geleide van de respons van de patiënt. Patiënten met episoden van depressie i.e.z. moeten gedurende een voldoende lange periode van tenminste 6 maanden behandeld worden om er zeker van te zijn dat ze symptoomvrij zijn.
Obsessief-Compulsieve Stoornis (OCS)
De aanbevolen dosering bedraagt 40 mg per dag. Patiënten moeten beginnen met 20 mg/dag en de dosis kan geleidelijk in stappen van 10 mg worden verhoogd tot de aanbevolen dosis. Indien na een aantal weken bij de aanbevolen dosering onvoldoende respons optreedt, kunnen sommige patiënten baat hebben bij een geleidelijke verhoging van hun dosering tot maximaal 60 mg/dag.
Patiënten met OCS moeten behandeld worden gedurende een periode die lang genoeg is om te garanderen dat ze symptoomvrij zijn. Deze periode kan verscheidene maanden zijn of zelfs langer (zie rubriek 5.1).
Paniekstoornis
De aanbevolen dosering bedraagt 40 mg per dag. Patiënten moeten beginnen met 10 mg/dag en de dosis kan geleidelijk worden verhoogd in stappen van 10 mg op geleide van de respons van de patiënt, tot de aanbevolen dosering. Een lage eerste startdosering wordt aanbevolen om de potentiële verslechtering van de panieksymptomen zoveel mogelijk te beperken, die over het algemeen vroeg in de behandeling van deze stoornis optreedt. Indien na een aantal weken bij gebruik van de aanbevolen dosering onvoldoende respons optreedt, kunnen sommige patiënten baat hebben van een geleidelijke verhoging van de dosering tot maximaal 60 mg/dag.
Patiënten met een paniekstoornis moeten behandeld worden gedurende een periode die lang genoeg is om te garanderen dat ze symptoomvrij zijn. Deze periode kan verscheidene maanden zijn of zelfs langer (zie rubriek 5.1).
Sociale Angststoornis/Sociale Fobie
De aanbevolen dosering bedraagt 20 mg per dag. Indien na een aantal weken bij gebruik van de aanbevolen dosering onvoldoende respons optreedt, kunnen sommige patiënten baat hebben bij een geleidelijke verhoging van hun dosering in stappen van 10 mg tot maximaal 50 mg/dag. Langdurig gebruik moet regelmatig worden geëvalueerd (zie rubriek 5.1).
Gegeneraliseerde Angststoornis
De aanbevolen dosering bedraagt 20 mg per dag. Indien na een aantal weken bij gebruik van de aanbevolen dosering onvoldoende respons optreedt, kunnen sommige patiënten baat hebben bij een geleidelijke verhoging van hun dosering in stappen van 10 mg tot maximaal 50 mg/dag. Langdurig gebruik moet regelmatig worden geëvalueerd (zie rubriek 5.1).
Post-Traumatische Stress Stoornis
De aanbevolen dosering bedraagt 20 mg per dag. Indien na een aantal weken bij gebruik van de aanbevolen dosering onvoldoende respons optreedt, kunnen sommige patiënten baat hebben bij een geleidelijke verhoging van hun dosering in stappen van 10 mg tot maximaal 50 mg/dag. Langdurig gebruik moet regelmatig worden geëvalueerd (zie rubriek 5.1).
Algemene informatie
Ontwenningsverschijnselen gezien bij stoppen met paroxetine
Abrupt stoppen moet worden vermeden (zie rubriek 4.4 en rubriek 4.8). Het afbouwschema dat in klinisch onderzoek gebruikt werd, betrof het verminderen van de dagelijkse dosering met 10 mg met tussenpozen van een week. Indien onverdraaglijke symptomen optreden na verlaging van de dosis of na stoppen van de behandeling kan het opnieuw geven van de eerder voorgeschreven dosering overwogen worden. Vervolgens kan de arts doorgaan met verlaging van de dosis maar dan geleidelijker.
Speciale populaties
Kinderen en adolescenten (7-17 jaar)
Paroxetine dient niet gebruikt te worden voor de behandeling van kinderen en adolescenten, omdat bij klinisch onderzoek is vastgesteld dat paroxetine geassocieerd wordt met een toename van het risico op suïcidaal gedrag en vijandigheid. Bovendien is bij deze onderzoeken de werkzaamheid niet adequaat aangetoond (zie rubrieken 4.4 en 4.8).
Kinderen beneden de 7 jaar
Het gebruik van paroxetine is niet onderzocht bij kinderen beneden de 7 jaar. Paroxetine dient niet gebruikt te worden, zolang de veiligheid en werkzaamheid in deze leeftijdsgroep niet zijn vastgesteld.
Ouderen
Verhoogde plasmaconcentraties paroxetine treden op bij oudere proefpersonen, maar het concentratiebereik overlapt het bereik dat wordt waargenomen bij jongere proefpersonen. De dosering moet beginnen met de startdosering voor volwassenen. Verhoging van de dosering kan bij sommige patiënten nuttig zijn, maar de maximumdosering mag niet hoger zijn dan 40 mg per dag.
Nier-/leverfunctiestoornis
Verhoogde plasmaconcentraties van paroxetine treden op bij patiënten met een ernstige nierfunctiestoornis (creatinineklaring minder dan 30 ml/min) of bij personen met een leverfunctiestoornis. Bij deze patiënten dient daarom de dosering beperkt te worden tot het lage uiteinde van het doseringsbereik.
Wijze van toediening
Het wordt aanbevolen paroxetine éénmaal daags bij het ontbijt in te nemen.
Een flacon met druppelaar of een doseerspuit kan gebruikt worden voor toediening. De dosering wordt afgemeten in druppels (bij gebruik van de druppelaar) of ml (bij gebruik van een doseerspuit), waarbij 20 druppels overeenkomt met 20 mg en 1 ml overeenkomt met 33,1 mg.
De arts/specialist dient de noodzaak van dosering in ml met een doseerspuit of druppels dan wel het voorschrijven van andere beschikbare farmaceutische vormen te overwegen voor patiënten die potentieel problemen hebben met het tellen van het vereiste aantal druppels.
Toediening met de druppelaar
De druppelaar dient gebruikt te worden indien een dosis van 10 tot 30 mg is vereist. De doses dienen afgemeten te worden in druppels. Zie de tabel hieronder:
| Druppelaar | |
|---|---|
| Dosering | Aantal druppels |
| 10 mg | 10 |
| 20 mg | 20 |
| 30 mg | 30 |
Dosering met de doseerspuit
Gebruik de doseerspuit voor toedieningen van doses van 40 tot 60 mg. De doseerspuit heeft een verdeling in ml die verwijst naar de dosis paroxetine. Zie tabel:
| Doseerspuit | |
|---|---|
| Dosering | Aantal ml |
| 40 mg | 1.2 |
| 50 mg | 1.5 |
| 60 mg | 1.8 |
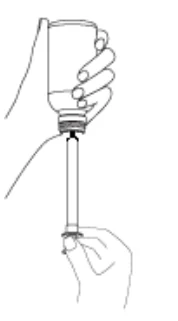
Om de doseerspuit te gebruiken, moet de punt van de spuit in de plastic druppelaar worden gestoken, moet de flacon worden omgedraaid en het voorgeschreven aantal ml opgezogen worden in de spuit.
De benodigde hoeveelheid druppels dient overgebracht te worden in een vol glas water (200 ml), waarna geroerd dient te worden. Het glas water moet volledig worden leeggedronken. Na ieder gebruik dient de doseerspuit met water te worden gespoeld en aan de lucht te worden gedroogd.
4.3 Contra-indicaties
Bekende overgevoeligheid voor de werkzame stof of voor één van de hulpstoffen genoemd in rubriek 6.1.
Paroxetine is gecontra-indiceerd in combinatie met monoamineoxidase-remmers (MAOI's). In bijzondere omstandigheden kan linezolid (een antibioticum dat een reversibele non-selectieve MAOI is) worden toegediend in combinatie met paroxetine op voorwaarde dat er mogelijkheden zijn voor strikte controle op symtomen van serotoninesyndroom en voor het controleren van de bloeddruk (zie rubriek 4.5). De behandeling met paroxetine kan worden gestart:
- Twee weken na stoppen met een irreversibele MAOI of
- Minimaal 24 uur na stoppen met een reversibele MAOI (bijv. moclobemide).
Tenminste één week moet verstrijken tussen stoppen met paroxetine en beginnen van de behandeling met een MAOI. (b.v. moclobemide, linezolid, methylthioninium chloride (methyleenblauw, een preoperatieve contrastvloeistof die een reversibele, non-selectieve MAOI is).
Paroxetine is gecontra-indiceerd in combinatie met thioridazine
of met pimozide (zie rubriek 4.5).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Behandeling met paroxetine moet voorzichtig worden gestart twee weken na beëindiging van behandeling met een irreversibele MAOI of 24 uur na beëindiging van behandeling met een reversibele MAO-remmer. De dosering van paroxetine moet geleidelijk worden verhoogd tot een optimale respons bereikt is (zie rubriek 4.3 en 4.5).
Pediatrische patiënten
Paroxetine dient niet te worden gebruikt bij de behandeling van kinderen en adolescenten jonger dan 18 jaar. In klinische studies werden suïcidaal gedrag (zelfmoordpogingen en zelfmoordgedachten) en vijandigheid (voornamelijk agressie, oppositioneel gedrag en woede) vaker waargenomen bij kinderen en adolescenten die behandeld werden met antidepressiva dan bij degenen die behandeld werden met placebo. Indien, op grond van een klinische noodzaak, een besluit wordt genomen om te behandelen, dan dient de patiënt zorgvuldig gecontroleerd te worden op het optreden van suïcidale symptomen. Daarnaast ontbreken lange-termijn veiligheidsgegevens bij kinderen en adolescenten over groei, maturatie en cognitieve en gedragsontwikkeling.
Suïcide/suïcidale gedachten of verergering van de aandoening
Depressie wordt geassocieerd met een verhoogd risico op suïcidale gedachten, zelfverwonding en suïcide (aan suïcide gerelateerde voorvallen). Dit risico blijft bestaan tot een significante remissie optreedt. Omdat het mogelijk is dat gedurende de eerste paar weken of langer geen verbetering optreedt, moeten patiënten zeer goed gevolgd worden tot een dergelijke verbetering wel optreedt. Het is algemene klinische ervaring dat het risico op suïcide in de vroege stadia van het herstel kan toenemen.
Andere psychiatrische condities waarvoor paroxetine wordt voorgeschreven kunnen ook geassocieerd worden met een toegenomen risico op suïcide gerelateerde voorvallen. Bovendien kunnen deze condities comorbide zijn met episoden van depressie in engere zin. Dezelfde voorzorgsmaatregelen die in acht worden genomen bij de behandeling van patiënten met ernstige depressieve stoornis moeten daarom in acht worden genomen bij de behandeling van patiënten met andere psychiatrische aandoeningen.
Van patiënten met een voorgeschiedenis van aan suïcidegerelateerde voorvallen, of patiënten die voorafgaand aan het begin van de behandeling een significante mate van suïcidale ideeën vertonen, is bekend dat ze een groter risico lopen op het ontwikkelen van suïcidale gedachten of suïcidepogingen en deze patiënten moeten tijdens de behandeling zeer goed gevolgd worden.
Een meta-analyse van placebo-gecontroleerde klinische onderzoeken naar antidepressiva bij volwassen patiënten met psychiatrische stoornissen toonde een toegenomen risico op suïcidaal gedrag bij gebruik van antidepressiva aan vergeleken met placebo bij patiënten jonger dan 25 jaar (zie ook sectie 5.1).
Patiënten, in het bijzonder hoog-risico patiënten, dienen nauwkeurig gevolgd te worden tijdens de behandeling met deze geneesmiddelen, in het bijzonder in het begin van de behandeling en na dosisaanpassingen. Patiënten (en zorgverleners van patiënten) moeten op de hoogte worden gebracht van de noodzaak om te letten op elke klinische verergering, suïcidaal gedrag of suïcidale gedachten en ongewone gedragsveranderingen en de noodzaak om onmiddellijk medisch advies in te winnen als deze symptomen zich voordoen.
Acathisie/Psychomotorische rusteloosheid
Het gebruik van paroxetine is geassocieerd met de ontwikkeling van acathisie, een aandoening die gekenmerkt wordt door een innerlijk gevoel van rusteloosheid en psychomotorische agitatie zoals niet kunnen stilzitten of stilstaan, gewoonlijk vergezeld van een subjectieve onrust. Hierop is de meeste kans in de eerste weken van de behandeling. Bij patiënten die deze symptomen ontwikkelen, kan een verhoging van de dosis schadelijk zijn.
Serotoninesyndroom-neuroleptisch maligne syndroom
In zeldzame gevallen kan de ontwikkeling van serotoninesyndroom of neuroleptisch maligne syndroomachtige voorvallen optreden in verband met behandeling met paroxetine, met name indien gegeven in combinatie met andere serotonergica en/of neuroleptica. Omdat deze syndromen kunnen leiden tot potentieel levensbedreigende condities moet de behandeling met paroxetine worden gestaakt indien dergelijke voorvallen (gekenmerkt door clusters van symptomen als hyperthermie, rigiditeit, myoclonus, autonome instabiliteit met mogelijk snelle schommelingen van de vitale functies, veranderingen van de geestestoestand waaronder verwarring, geïrriteerdheid, extreme agitatie die leidt tot delirium en coma) optreden en moet ondersteunende symptoombehandeling geïnitieerd worden. Paroxetine mag niet worden gebruikt in combinatie met serotonine-precursors (zoals L-tryptofaan, oxitriptan) vanwege het risico op serotonerg syndroom (zie rubriek 4.3 en rubriek 4.5).
Manie
Net als bij andere antidepressiva, dient paroxetine met voorzichtigheid te worden gebruikt bij patiënten met een voorgeschiedenis van manie. Het gebruik van paroxetine moet worden gestaakt bij iedere patiënt die in een manische fase geraakt.
Nier-/leverfunctiestoornissen
Voorzichtigheid is geboden bij patiënten met ernstige nierfunctiestoornissen of bij patiënten met leverfunctiestoornissen (zie rubriek 4.2).
Diabetes
Bij patiënten met diabetes kan behandeling met een Selectieve Serotonine Heropname Remmer (SSRI) de glykemische controle veranderen. De dosering insuline en/of orale hypoglykemische middelen moet misschien worden aangepast. Bovendien is uit onderzoeken gebleken dat er mogelijk een verhoging van de bloedsuikerspiegel kan optreden bij gelijktijdig gebruik van paroxetine en pravastatine (zie rubriek 4.5).
Epilepsie
Net als met andere antidepressiva, dient paroxetine met voorzichtigheid te worden gebruikt bij patiënten met epilepsie.
Insulten
Over het geheel genomen is de incidentie van insulten minder dan 0,1% bij patiënten behandeld met paroxetine. Het gebruik van het geneesmiddel moet worden gestaakt bij elke patiënt bij wie zich insulten ontwikkelen.
Elektroconvulsietherapie (ECT)
Er is weinig klinische ervaring omtrent gelijktijdige toediening van paroxetine met ECT.
Glaucoom
Net als voor andere SSRI's geldt, kan paroxetine mydriasis veroorzaken en dient het met voorzichtigheid te worden gebruikt bij patiënten met kleine hoek glaucoom of een voorgeschiedenis van glaucoom.
Hartaandoeningen
De gebruikelijke voorzorgsmaatregelen moeten in acht worden genomen bij patiënten met hartaandoeningen.
QT-verlenging
Gevallen van QT-interval verlenging zijn tijdens de post-marketing periode gerapporteerd.
Paroxetine dient met voorzichtigheid gebruikt te worden door patiënten:
- met een (familiaire) geschiedenis van QT-interval verlenging,
- die gelijktijdig antiaritmische geneesmiddelen of andere geneesmiddelen gebruiken die potentieel het QT-interval kunnen verlengen,
- met relevante reeds bestaande hartziekten zoals hartfalen, ischemische hartziekten, hartblok of ventriculaire aritmieën, bradycardie en hypokaliëmie of hypomagnesiëmie (zie rubrieken 4.3 en 4.5).
Hyponatriëmie
Hyponatriëmie is zelden gemeld, met name bij ouderen. Voorzichtigheid is ook geboden bij patiënten met risico op hyponatriëmie, bijvoorbeeld als gevolg van gelijktijdig gebruikte medicatie en cirrose. In het algemeen is hyponatriëmie omkeerbaar bij het stoppen van paroxetine.
Bloeding
Er zijn meldingen van afwijkingen in de cutane bloeding zoals ecchymose en purpura met SSRI' s. Andere hemorragische manifestaties zoals gastro-intestinale en gynaecologische bloeding zijn gemeld. Oudere patiënten kunnen een verhoogd risico lopen op bloedingen die niet gerelateerd zijn aan de menstruatie.
SSRI’s/SNRI’s kunnen het risico op postpartumbloeding verhogen (zie rubriek 4.6 en 4.8).
Voorzichtigheid wordt geadviseerd bij patiënten die SSRI' s gelijktijdig met orale anticoagulantia gebruiken, geneesmiddelen waarvan bekend is dat ze de bloedplaatjesfunctie beïnvloeden of andere geneesmiddelen die het risico op bloeding verhogen (bijv. atypische antipsychotica zoals clozapine, fenothiazinen, de meeste tricyclische antidepressiva (TCA's), acetylsalicylzuur, niet-steroïde anti-ontstekingsmiddelen (NSAID's), COX-2 remmers) en bij patiënten met een geschiedenis van bloedingsaandoeningen of condities die leiden tot een predispositie voor bloedingen (zie rubriek 4.8).
Interactie met tamoxifen
Paroxetine, een sterke CYP2D6-remmer, kan verlaagde endoxifenconcentraties (een van de belangrijkste actieve metabolieten van tamoxifen) veroorzaken. Vandaar dat paroxetine, indien mogelijk, vermeden moet worden tijdens een behandeling met tamoxifen (zie rubriek 4.5).
Geneesmiddelen die de maag-pH beïnvloeden
Bij patiënten die de orale suspensie toegediend krijgen, kan de paroxetine-plasmaconcentratie beïnvloed worden door de maag-pH. In vitro gegevens hebben aangetoond dat een zure omgeving vereist is voor het vrijkomen van het actieve geneesmiddel uit de suspensie, vandaar dat absorptie verminderd kan zijn bij patiënten met een hoge maag-pH of achloorhydrie, zoals na het gebruik van bepaalde geneesmiddelen (antacida, histamine-H2-receptor antagonisten, protonpompremmers), in bepaalde ziektestadia (bijv. atropische gastritis, pernicieuze anemie, chronische Helicobacter pyloriinfectie), en na een operatie (vagotomie, gastrectomie). Er dient met de pH-afhankelijkheid rekening gehouden te worden als de paroxetineformulering wordt gewijzigd (de plasma-paroxetineconcentratie kan afnemen als patiënten met een hoge maag-pH van de tablet naar de suspensie voor oraal gebruik worden overgezet). Men dient voorzichtig te zijn met het starten of beëindigen van de behandeling van patiënten met geneesmiddelen die de maag-pH verhogen. In dergelijke situaties kan een dosisaanpassing noodzakelijk zijn.
Ontwenningsverschijnselen gezien bij het staken van behandeling met paroxetine
Ontwenningsverschijnselen als de behandeling wordt gestaakt komen vaak voor, met name als het staken plotseling gebeurt (zie rubriek 4.8). Bij klinisch onderzoek traden bijwerkingen op bij het staken van de behandeling bij 30% van de patiënten behandeld met paroxetine vergeleken met 20% van de patiënten behandeld met placebo. Het optreden van ontwenningssymptomen is niet hetzelfde als het verslavend zijn van het geneesmiddel of het veroorzaken van afhankelijkheid.
Het risico op ontwenningssymptomen kan afhankelijk zijn van een aantal factoren zoals de duur en dosering van de behandeling en de snelheid waarmee de dosis verlaagd wordt.
Duizeligheid, sensorische verstoringen (waaronder paresthesie, elektrische schok sensaties en tinnitus), slaapstoornissen (waaronder intense dromen), agitatie of angst, misselijkheid, tremor, verwarring, transpiratie, hoofdpijn, diarree, palpitaties, emotionele instabiliteit, geïrriteerdheid, en visuele stoornissen zijn gemeld. In het algemeen zijn deze symptomen licht tot matig, maar bij sommige patiënten kunnen ze hevig van intensiteit zijn. Ze treden meestal op binnen de eerste paar dagen na het staken van de behandeling, maar er zijn zeer zeldzame meldingen van dergelijke symptomen bij patiënten die onopzettelijk een dosis gemist hebben. In het algemeen zijn deze symptomen zelfbeperkend en verdwijnen ze meestal binnen twee weken, hoewel ze bij sommige mensen langer kunnen duren (twee-drie maanden of langer). Daarom wordt geadviseerd om paroxetine geleidelijk af te bouwen bij het staken van de behandeling over een periode van een aantal weken of maanden, naar de behoeften van de patiënt (zie Ontwenningssymptomen gezien bij staken van de behandeling met paroxetine, rubriek 4.2).
Patiënten met een visuele beperking dienen verteld te worden dat dit geneesmiddel niet zelf toegediend kan worden. Hulpverleners of andere personen kunnen, indien noodzakelijk, de benodigde dosering voor de patiënt uittellen.
Seksuele disfunctie
Selectieve serotonine heropnameremmers (SSRI's) kunnen symptomen van seksuele disfunctie veroorzaken (zie rubriek 4.8). Er zijn meldingen geweest van langdurige seksuele disfunctie waar de symptomen bleven aanhouden ondanks het staken van de behandeling met SSRI's.
Hulpstoffen
Dit middel bevat 67 mg alcohol (ethanol) per 20 druppels, overeenkomend met 111mg/ml (11% w/v). De hoeveelheid per 20 druppels in dit middel komt overeen met minder dan 2 ml bier of 1 ml wijn. Er zit een kleine hoeveelheid alcohol in dit middel. Dit is zo weinig dat u hier niets van merkt.
Dit middel bevat 490 mg propyleenglycol per 20 druppels, overeenkomend met 811 mg/ml.
Dit middel bevat minder dan 1 mmol natrium (23mg) per 20 druppels, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Serotonerge geneesmiddelen
Net als bij andere SSRI’s geldt, kan gelijktijdige toediening met serotonerge geneesmiddelen leiden tot het optreden van met 5-HT geassocieerde effecten (serotoninesyndroom: zie rubriek 4.4). Voorzichtigheid is geboden en nauwgezettere klinische controle is vereist als serotonerge geneesmiddelen (zoals L-tryptofaan, triptanen, tramadol, linezolid, methylthioninium chloride (methyleenblauw), SSRI's, lithium, pethidine, buprenorfine en St. Janskruid - Hypericum perforatum - preparaten) gecombineerd worden met paroxetine. Voorzichtigheid is ook aanbevolen bij gebruik van fentanyl bij algehele anesthesie of bij de behandeling van chronische pijn. Gelijktijdig gebruik van paroxetine en MAOI's is gecontra-indiceerd vanwege het risico op serotoninesyndroom (zie rubriek 4.3).
Pimozide
Verhoogde bloedspiegels van pimozide met een gemiddelde verhoging van 2,5 maal zijn voorgekomen tijdens een studie waarbij een enkele lage dosis pimozide (2 mg) werd toegediend samen met 60 mg paroxetine. Dit kan worden verklaard door het bekende CYP2D6-remmende vermogen van paroxetine. Vanwege de smalle therapeutische index van pimozide en de bekende mogelijkheid van pimozide om het QT-interval te verlengen, is het gelijktijdig gebruik van pimozide en paroxetine gecontra-indiceerd (zie rubriek 4.3).
Geneesmiddelen die het QT-interval verlengen
Het risico op QTc-verlenging en/of ventriculaire aritmieën (zoals TdP) kan verhoogd zijn bij gelijktijdig gebruik van andere geneesmiddelen die het QTc-interval verlengen (zoals sommige antipsychotica) (zie rubriek 4.4). Gelijktijdig gebruik van thioridazine en paroxetine is gecontra- indiceerd, want, zoals met andere geneesmiddelen die het hepatisch enzym CYP450 2D6 remmen, kan paroxetine de plasmaspiegels van thioridazine verhogen, wat het QT-interval kan verlengen (zie rubriek 4.3).
Enzymen die geneesmiddelen metaboliseren
Het metabolisme en de farmacokinetiek van paroxetine kunnen worden beïnvloed door de inductie of remming van geneesmiddelmetaboliserende enzymen.
Als paroxetine gelijktijdig moet worden toegediend met een bekende remmer van een enzym dat geneesmiddelen metaboliseert, moet overwogen worden paroxetine doseringen te gebruiken die aan de lage kant liggen van het doseringsbereik.
Aanpassing van de begindosering wordt niet noodzakelijk geacht als het geneesmiddel gelijktijdig zal worden toegediend met bekende inductoren van enzymen die geneesmiddelen metaboliseren (bijv. carbamazepine, rifampicine, fenobarbital, fenytoïne) en met fosamprenavir/ritonavir. Elke doseringsaanpassing van paroxetine (ofwel na de start ofwel na het staken van een enzyminductor) moet geschieden op geleide van het klinisch effect (verdraagbaarheid en werkzaamheid).
Neuromusculaire blokkers
SSRI’s kunnen de plasmacholinesterase-activiteit reduceren; dit kan resulteren in een verlenging van de neuromusculair blokkerende werking van mivacurium en suxamethonium.
Fosamprenavir/ritonavir
Gelijktijdige toediening van fosamprenavir/ritonavir 700/100 mg tweemaal daags met paroxetine 20 mg dagelijks bij gezonde vrijwilligers gedurende 10 dagen verlaagde de paroxetine-plasmaspiegels aanzienlijk met ongeveer 55%. De plasmaspiegels van fosamprenavir/ritonavir gedurende gelijktijdige toediening met paroxetine waren vergelijkbaar met referentiewaarden uit andere studies. Dit geeft aan dat paroxetine geen significant effect had op het metabolisme van fosamprenavir/ritonavir. Er zijn geen gegevens beschikbaar over de effecten van gelijktijdige toediening van paroxetine en fosampranavir/ritonavir langer dan 10 dagen.
Procyclidine
Dagelijkse toediening van paroxetine verhoogt de plasmaspiegels van procyclidine aanzienlijk. Als anticholinergische effecten worden waargenomen, moet de dosis van procyclidine worden verlaagd.
Anticonvulsiva
Carbamazepine, fenytoïne, natriumvalproaat. Gelijktijdige toediening lijkt geen effect te hebben op het farmacokinetisch/dynamisch profiel bij epilepsiepatiënten.
CYP2D6 remmend vermogen van paroxetine
Net als bij andere antidepressiva waaronder andere SSRI' s, remt paroxetine het leverenzym cytochroom P450 CYP2D6. Remming van CYP2D6 kan leiden tot verhoogde plasmaconcentraties van gelijktijdig toegediende geneesmiddelen die door dit enzym worden gemetaboliseerd. Daartoe behoren bepaalde tricyclische antidepressiva (bijv. clomipramine, nortriptyline en desipramine), fenothiazine neuroleptica (bijv. perfenazine en thioridazine, zie rubriek 4.3 en paragraaf “Geneesmiddelen die het QT-interval verlengen” in rubriek 4.5 hierboven), risperidon, atomoxetine, bepaalde Type 1c antiarrhythmica (bijv. propafenon en flecainide) en metoprolol. Het wordt niet aanbevolen paroxetine te gebruiken in combinatie met metoprolol indien gegeven bij cardiale insufficiëntie, vanwege de smalle therapeutische index van metoprolol bij deze indicatie.
In de literatuur zijn farmacokinetische interacties tussen CYP2D6-remmers en tamoxifen gemeld waarbij een afname van 65-75% in plasmaspiegels van een of meer actieve vormen van tamoxifen zoals endoxifen werd waargenomen. Er is afgenomen werkzaamheid van tamoxifen gemeld bij gelijktijdig gebruik van sommige SSRI antidepressiva in een aantal onderzoeken. Aangezien een afgenomen effect van tamoxifen niet kan worden uitgesloten dient gelijktijdige toediening met sterke CYP2D6-remmers (waaronder paroxetine), indien mogelijk, te worden vermeden (zie rubriek 4.4).
Alcohol
Net als geldt bij andere psychotrope geneesmiddelen moet patiënten geadviseerd worden het gebruik van alcohol te vermijden wanneer zij paroxetine gebruiken.
Orale anticoagulantia
Een farmacodynamische interactie tussen paroxetine en orale anticoagulantia kan optreden. Gelijktijdig gebruik van paroxetine en orale anticoagulantia kan leiden tot verhoogde anticoagulans-activiteit en risico op bloeding. Daarom moet paroxetine met voorzichtigheid worden gebruikt bij patiënten die behandeld worden met orale anticoagulantia (zie rubriek 4.4).
NSAID's en acetylsalicylzuur, en andere antitrombocyten stoffen
Een farmacodynamische interactie tussen paroxetine en NSAID's/acetylsalicylzuur kan optreden. Gelijktijdig gebruik van paroxetine en NSAID's/acetylsalicylzuur kan leiden tot een verhoogd risico op bloeding (zie rubriek 4.4). Voorzichtigheid is geboden bij patiënten die SSRI' s gelijktijdig gebruiken met orale anticoagulantia, geneesmiddelen waarvan bekend is dat zij de functie van de bloedplaatjes beïnvloeden of het risico op bloeding verhogen (bijv. atypische antipsychotica zoals clozapine, fenothiazinen, de meeste TCA's, acetylsalicylzuur, NSAID's, COX-2 remmers) en bij patiënten met een geschiedenis van bloedingsaandoeningen of condities die leiden tot een predispositie voor bloedingen.
Pravastatine
In onderzoeken is een interactie waargenomen tussen paroxetine en pravastatine. Dit duidt erop dat gelijktijdig gebruik van paroxetine en pravastatine mogelijk leidt tot een verhoogde bloedsuikerspiegel. Bij patiënten met diabetes mellitus die zowel paroxetine als pravastatine gebruiken, kan het nodig zijn de dosis van orale bloedglucoseverlagende middelen en/of insuline aan te passen (zie rubriek 4.4).
Geneesmiddelen die de maag-pH beïnvloeden
In vitro gegevens hebben aangetoond dat dissociatie van de paroxetine uit de suspensie voor oraal gebruik pH-afhankelijk is. Daarom kunnen geneesmiddelen die de maag-pH veranderen (zoals antacida, protonpompremmers of histamine-H2-receptorantagonisten,) de paroxetine plasmaconcentraties beïnvloeden bij patiënten die de suspensie voor oraal gebruik gebruiken (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Sommige epidemiologische studies wijzen op een verhoogd risico op aangeboren afwijkingen, in het bijzonder cardiovasculair (bijvoorbeeld ventrikel- en atriumseptumdefecten) geassocieerd met het gebruik van paroxetine tijdens het eerste trimester. Het mechanisme is onbekend. De gegevens suggereren dat het risico op het krijgen van een kind met een cardiovasculair defect als gevolg van blootstelling van de moeder aan paroxetine kleiner is dan 2/100, vergeleken met een verwacht aantal van zulke defecten bij de algemene populatie van ongeveer 1/100.
Paroxetine dient tijdens de zwangerschap uitsluitend te worden gebruikt als dit absoluut geïndiceerd is. De voorschrijvende arts zal de mogelijkheid van alternatieve behandelingen moeten afwegen bij vrouwen die zwanger zijn of zwanger willen worden. Abrupt staken van de behandeling tijdens de zwangerschap moet worden vermeden (zie ‘Ontwenningsverschijnselen gezien bij stoppen met paroxetine’, rubriek 4.2).
Observationele gegevens wijzen op een verhoogd risico (minder dan factor 2) op postpartumbloeding na blootstelling aan SSRI/SNRI in de maand voorafgaand aan de geboorte (zie rubriek 4.4 en 4.8).
Neonaten moeten worden geobserveerd indien het gebruik van paroxetine door de moeder wordt voortgezet gedurende de latere stadia van de zwangerschap, met name in het derde trimester.
De volgende symptomen kunnen bij de pasgeborene optreden na gebruik door de moeder van paroxetine tijdens de latere stadia van de zwangerschap: ademhalingsproblemen, cyanose, apneu, insulten, temperatuurinstabiliteit, voedingsproblemen, braken, hypoglykemie, hypertonie, hypotonie, hyperreflexie, tremor, niet stil kunnen zitten, geïrriteerdheid, lethargie, voortdurend huilen, slaperigheid en slaapproblemen. Deze symptomen kunnen het gevolg zijn van de serotonerge effecten of ontwenningssymptomen. In de meeste gevallen beginnen de complicaties onmiddellijk of kort (<24 uur) na de bevalling.
Epidemiologische data suggereren dat het gebruik van SSRIs tijdens de zwangerschap, vooral laat in de zwangerschap, het risico op persistente pulmonale hypertensie bij pasgeborenen (PPHN) kan verhogen. Het waargenomen risico was ongeveer vijf gevallen per 1.000 zwangerschappen. In de algemene populatie komen één tot twee gevallen van PPHN per 1.000 zwangerschappen voor.
Dieronderzoek liet reproductietoxiciteit zien, maar geen directe schadelijke effecten met betrekking tot zwangerschap, embryonale/foetale ontwikkeling, partus of postnatale ontwikkeling (zie rubriek 5.3).
Borstvoeding
Kleine hoeveelheden paroxetine worden uitgescheiden in de moedermelk. In gepubliceerde onderzoeken waren de serumconcentraties bij zuigelingen die borstvoeding kregen ondetecteerbaar (<2 nanograms/ml) of zeer laag <4 nanograms/ml) en er werden geen tekenen van geneesmiddeleffecten waargenomen bij deze zuigelingen. Aangezien er geen effecten worden verwacht kan borstvoeding worden overwogen.
Vruchtbaarheid
In sommige onderzoeken bij dieren is aangetoond dat paroxetine de kwaliteit van sperma kan beïnvloeden (zie rubriek 5.3). In vitro gegevens uit menselijk materiaal kunnen enig effect op de spermakwaliteit suggereren, maar uit meldingen bij de mens is gebleken dat bij sommige SSRI’s (waaronder paroxetine) een effect op de spermakwaliteit reversibel lijkt te zijn. Tot nu toe is geen effect op de vruchtbaarheid bij de mens waargenomen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Uit klinische studies is gebleken dat er geen verband bestaat tussen behandeling met paroxetine en een vermindering van de cognitieve of de psychomotorische functies. Toch dienen patiënten, zoals bij iedere behandeling met psychofarmaca, gewezen te worden op het gevaar van een verminderde rijvaardigheid of een verminderd vermogen om machines te bedienen.
Hoewel paroxetine de dempende werking van alcohol op de psychische en motorische vaardigheden niet versterkt, wordt gelijktijdig gebruik van paroxetine en alcohol afgeraden.
4.8 Bijwerkingen
Een aantal van de hieronder vermelde bijwerkingen kan in intensiteit en frequentie afnemen bij voortzetting van de behandeling en leidt in het algemeen niet tot het staken van de therapie. De bijwerkingen worden hieronder vermeld naar systeem orgaanklasse en frequentie. De frequentie wordt gedefinieerd als: zeer vaak (≥ 1/10), vaak (≥ 1/100, <1/10), soms (≥ 1/1,000, <1/100), zelden (≥ 1/10,000, <1/1,000), zeer zelden (<1/10,000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Bloed- en lymfestelselaandoeningen
Soms: abnormale bloeding, met name van de huid en de slijmvliezen (inclusief ecchymosis en gynaecologische bloedingen), leukopenie.
Zeer zelden: trombocytopenie.
Immuunsysteemaandoeningen
Zeer zelden: ernstige en mogelijk fatale allergische reacties (waaronder anafylactische reacties en angio-oedeem).
Endocriene aandoeningen
Zeer zelden: Syndroom van verstoorde antidiuretisch hormoonsecretie (SIADH).
Voedings- en stofwisselingsstoornissen
Vaak: toenames in cholesterolspiegels, verminderde eetlust.
Zelden: hyponatriëmie.
Hyponatriëmie is voornamelijk gemeld bij oudere patiënten en is soms het gevolg van het Syndroom van verstoorde antidiuretisch hormoonsecretie (SIADH).
Psychische stoornissen
Vaak: slaperigheid, slapeloosheid, agitatie, abnormale dromen (inclusief nachtmerries).
Soms: verwarring, hallucinaties.
Zelden: manische reacties, angst, depersonalisatie, paniekaanvallen, acathisie (zie sectie 4.4).
Niet bekend:suïcidale ideevorming, suïcidaal gedrag, agressie, bruxisme.
Gevallen van suïcidale ideevorming en suïcidaal gedrag zijn gemeld tijden de behandeling met paroxetine of vlak na het stoppen van de behandeling (zie rubriek 4.4).
In post-marketingstudies werden gevallen van agressie geobserveerd.
Deze symptomen kunnen ook het gevolg zijn van de onderliggende ziekte.
Zenuwstelselaandoeningen
Vaak: duizeligheid, tremor, hoofdpijn, verminderde concentratie.
Soms: extrapiramidale aandoeningen.
Zelden: convulsies, restless legs syndrome (RLS).
Zeer zelden: agressie, serotoninesyndroom (tot de symptomen kunnen behoren agitatie, verwarring, diaforese, hallucinaties, hyperreflexie, myoclonus, rillingen, tachycardie en tremor).
Extrapiramidale stoornis waaronder orofaciale dystonie is gemeld bij patiënten, soms met onderliggende bewegingsaandoeningen bij degenen die neuroleptische geneesmiddelen gebruikten.
Oogaandoeningen
Vaak: troebel zicht.
Soms: mydriasis (zie rubriek 4.4).
Zeer zelden: acuut glaucoom.
Evenwichtsorgaan- en ooraandoeningen
Niet bekend: tinnitus.
Hartaandoeningen
Soms: sinustachycardie.
Zelden: bradycardie.
Bloedvataandoeningen
Soms: voorbijgaande stijgingen of dalingen van de bloeddruk, posturale hypotensie.
Voorbijgaande stijgingen of dalingen van de bloeddruk zijn gemeld na behandeling met paroxetine, meestal bij patiënten met reeds bestaande hypertensie of angst.
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen
Vaak: gapen.
Gastro-intestinale aandoeningen
Zeer vaak: misselijkheid.
Vaak: constipatie, diarree, overgeven, droge mond.
Zeer zelden: gastro-intestinale bloeding.
Niet bekend: microscopische colitis
Lever- en galaandoeningen
Zelden: verhoging van leverenzymen.
Zeer zelden: leveraandoeningen (zoals hepatitis, soms geassocieerd met geelzucht en/of leverfalen). Verhoging van leverenzymwaarden is gemeld.
Zeer zelden zijn na het op de markt brengen ook meldingen van leveraandoeningen (zoals hepatitis, soms geassocieerd met geelzucht en/of leverfalen) ontvangen. Staken van het gebruik van paroxetine moet worden overwogen als sprake is van langdurige verhoging van de resultaten van leverfunctieonderzoek.
Huid- en onderhuidaandoeningen
Vaak: transpiratie.
Soms: huiduitslag, pruritus.
Zeer zelden: ernstige huidreacties, (o.a. erythema multiforme, het syndroom van Stevens-Johnson en toxische epidermale necrolyse), netelroos, overgevoeligheid voor licht.
Bot-, skeletspierstelsel- en bindweefselaandoeningen
Zelden: artralgie, myalgie.
Epidemiologische studies bij patiënten die SSRI’s en TCA’s krijgen, voornamelijk uitgevoerd bij patiënten van 50 jaar en ouder, laten een verhoogd risico op botfracturen zien. Het is niet bekend welk mechanisme dit verhoogde risico veroorzaakt.
Nier- en urinewegaandoeningen
Soms: urineretentie, urine-incontinentie.
Voortplantingsstelsel- en borstaandoeningen
Zeer vaak: seksuele dysfunctie.
Zelden: hyperprolactinemie/galactorroe, menstruele aandoeningen (inclusief menorragie, metrorragie, amenorroe en vertraagde of onregelmatige menstruatie).
Zeer zelden: priapisme.
Niet bekend: postpartumbloeding. Dit voorval is gemeld voor de therapeutische groep van SSRI’s/SNRI’s (zie rubriek 4.4 en 4.6).
Algemene aandoeningen en toedieningsplaatsstoornissen
Vaak: asthenie, toename van het lichaamsgewicht.
Zeer zelden: perifeer oedeem.
Ontwenningsverschijnselen gezien bij staken van de behandeling met paroxetine
Vaak: duizeligheid, sensorische aandoeningen, slaapaandoeningen, angst, hoofdpijn.
Soms: agitatie, misselijkheid, tremor, verwarring, transpiratie, emotionele instabiliteit, visuele aandoeningen, palpitaties, diarree, geïrriteerdheid.
Staken van paroxetine (met name indien plotseling) leidt in het algemeen tot ontwenningsverschijnselen. Duizeligheid, sensorische aandoeningen (waaronder paresthesie, elektrische schok sensaties en tinnitus), slaapaandoeningen (waaronder intense dromen), agitatie of angst, misselijkheid, tremor, verwarring, transpiratie, hoofdpijn, diarree, palpitaties, emotionele instabiliteit, geïrriteerdheid en visuele aandoeningen zijn gemeld.
Over het algemeen zijn deze symptomen licht tot matig en zelfbeperkend, maar bij sommige patiënten kunnen ze ernstig zijn en/of langer duren. Daarom wordt geadviseerd om als behandeling met paroxetine niet meer nodig is deze geleidelijk af te bouwen door geleidelijke verlaging van de dosis (zie rubriek 4.2 en rubriek 4.4).
Bijwerkingen gezien in klinisch onderzoek bij kinderen
De volgende bijwerkingen zijn waargenomen:
Verhoogd suïcidaal gerelateerd gedrag (inclusief zelfmoordpogingen en suïcidale gedachten), zelf beschadiging en verhoogde vijandigheid. Suïcidepogingen en suïcidale gedachten warden voornamelijk gezien in klinisch onderzoek bij adolescenten met depressieve episoden. Toename van vijandigheid trad met name op bij kinderen met obsessief-compulsieve stoornis en met name bij jongere kinderen van minder dan 12 jaar. Bijkomende voorvallen die vaker gezien werden bij de paroxetine- dan bij de placebogroep waren: verminderde eetlust, tremor, transpiratie, hyperkinesie, agitatie, emotionele labiliteit (waaronder huilen en stemmingsschommelingen), bloedingsgerelateerde bijwerkingen, met name van de huid en slijmvliezen.
Voorvallen die zijn gezien na geleidelijke dosisvermindering of bij staken van de behandeling zijn: emotionele labiliteit (waaronder huilen, stemmingsschommelingen, zelfverwonding, suïcidale gedachten en poging tot suïcide), nervositeit, duizeligheid, misselijkheid en buikpijn (zie rubriek 4.4).
Zie rubriek 5.1 voor meer informatie over pediatrische klinische onderzoeken.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, Website: www.lareb.nl.
4.9 Overdosering
Symptomen en tekenen
Uit de beschikbare informatie over overdosering met paroxetine is een brede veiligheidsmarge gebleken. De ervaring met overdosering paroxetine heeft geleerd dat naast de symptomen genoemd onder rubriek 4.8, koorts en onwillekeurige spiercontracties, zijn gemeld. In het algemeen herstelden patiënten zonder ernstige gevolgen zelfs als er doses tot 2000 mg alleen waren genomen. Voorvallen als coma of ECG-veranderingen zijn af en toe gemeld, zeer zelden met een fatale afloop, maar in het algemeen wanneer paroxetine samen met andere psychotrope geneesmiddelen was ingenomen, met of zonder alcohol.
Behandeling
Er is geen specifiek antidotum bekend.
Behandeling bestaat uit de gebruikelijke algemene maatregelen bij overdosering met antidepressiva. Toediening van 20 tot 30 gram actieve kool kan worden overwogen indien mogelijk binnen een paar uur na inname van de overdosering om de absorptie van paroxetine te verminderen. Ondersteunende maatregelen met frequente bewaking van de vitale functies en zorgvuldige observatie zijn geïndiceerd.
Behandeling van de patiënt dient plaats te vinden zoals klinisch geïndiceerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antidepressiva - selectieve serotonine-heropnameremmers, ATC-code: N06A B05
Werkingsmechanisme
Paroxetine is een sterke en selectieve remmer van de opname van 5-hydroxytryptamine (5-HT, serotonine) en de antidepressieve werking en effectiviteit bij de behandeling van obsessief-compulsieve stoornissen, sociale angststoornis/sociale fobie, algemene angststoornis, post-traumatische stress stoornis en paniekstoornis hangen vermoedelijk samen met de specifieke remming van de 5HT -opname in de hersenneuronen.
Paroxetine is chemisch niet verwant aan de tricyclische, tetracyclische en andere beschikbare antidepressiva. Paroxetine heeft een lage affiniteit voor cholinerge muscarinereceptoren en uit dierexperimenteel onderzoek is gebleken dat paroxetine slechts zwakke anti-cholinerge eigenschappen bezit.
Overeenkomstig deze selectieve werking hebben in vitro studies laten zien dat paroxetine in tegenstelling tot de tricyclische antidepressiva, een lage affiniteit heeft voor alfa1, alfa2, en beta-adrenoreceptoren, dopamine (D2)' 5-HT1-achtige, 5-HT1 en histamine (H1) receptoren. Dit gebrek aan interactie met postsynaptische receptoren in vitro, is bevestigd in in vivo studies die de afwezigheid van CZS dempende en hypotensieve eigenschappen laten zien.
Farmacodynamische effecten
Paroxetine remt de psychomotorische functie niet en potentieert de depressie-effecten van ethanol niet. Net als bij andere selectieve 5-HT opname remmers, veroorzaakt paroxetine symptomen van excessieve 5-HT receptor stimulatie indien toegediend aan dieren die eerder monoamineoxidase (MAO) remmers of tryptofaan kregen.
Gedrags- en EEG-onderzoek laat zien dat paroxetine zwak activeert bij doseringen die in het algemeen liggen boven wat vereist is voor de remming van de 5-HT opname. De activerende eigenschappen zijn niet "amfetamine-achtig" van aard.
Dieronderzoek geeft aan dat paroxetine goed verdragen wordt door het cardiovasculair systeem. Paroxetine geeft na toediening aan gezonde proefpersonen geen klinisch significante veranderingen van de bloeddruk, de hartslag en het ECG.
Uit onderzoek blijkt dat, in tegenstelling tot antidepressiva die de opname van noradrenaline remmen, paroxetine een veel lagere neiging heeft tot het remmen van de antihypertensieve effecten van guanethidine.
Bij de behandeling van depressieve aandoeningen vertoont paroxetine vergelijkbare werkzaamheid met standaard antidepressiva.
Er is ook enig bewijs dat paroxetine van therapeutische waarde kan zijn bij patiënten die niet gereageerd hebben op standaardtherapie.
Het 's ochtends innemen van paroxetine heeft geen enkel nadelig effect op de kwaliteit of de duur van de slaap. Bovendien slapen patiënten vaak beter als zij reageren op behandeling met paroxetine.
Volwassen analyse van suïcidaliteit
Een paroxetine-specifieke analyse van placebo-gecontroleerde onderzoeken bij volwassenen met psychiatrische stoornissen toonde een hogere frequentie van suïcidaal gedrag aan bij jonge volwassenen (in de leeftijd van 18-24 jaar), behandeld met paroxetine, vergeleken met placebo (2,19% versus 0,92%), In de oudere leeftijdsgroepen werd een dergelijke toename niet waargenomen. Bij volwassenen met ernstige depressieve stoornis (alle leeftijden), was er een toename in de frequentie van suïcidaal gedrag bij patiënten behandeld met paroxetine vergeleken met placebo (0,32% versus 0,05%). Al deze gevallen betroffen suïcidepogingen. De meerderheid van deze pogingen bij paroxetine (8 van de 11) kwam echter voor bij jongere volwassenen (zie ook rubriek 4.4).
Doseringsrespons
Bij onderzoeken met een vaste dosering is sprake van een vlakke dosisresponscurve, hetgeen geen voordeel suggereert voor het gebruik van hogere dan de aanbevolen doseringen. Er zijn echter enkele klinische gegevens die suggereren dat het naar boven titreren van de dosis voor sommige patiënten een gunstig effect kan hebben.
Werkzaamheid op lange termijn
De werkzaamheid van paroxetine op lange termijn bij depressie is aangetoond in een 52 weken durend onderhoudsonderzoek met terugvalpreventie-ontwerp: 12 % van de patiënten die paroxetine kregen (20-40 mg per dag) vielen terug tegen 28 % van de patiënten op placebo.
De werkzaamheid van paroxetine op de lange termijn bij de behandeling van obsessief-compulsieve stoornis is onderzocht in drie 24 weken durende onderhoudsonderzoeken met een relapsepreventieontwerp. Bij een van de drie onderzoeken werd een significant verschil bereikt in de proportie patiënten die een recidief kregen tussen paroxetine (38 %) en placebo (59 %).
De werkzaamheid van paroxetine op de lange termijn bij de behandeling van paniekstoornis is aangetoond in een 24 weken durend onderhoudsonderzoek met relapsepreventieontwerp: 5% van de patiënten die paroxetine kregen (10-40 mg per dag) vielen terug, tegen 30% van de patiënten op placebo. Dit werd ondersteund in een 36 weken durend onderhoudsonderzoek.
De werkzaamheid van paroxetine op de lange termijn bij de behandeling van sociale angstjstoornis en gegeneraliseerde angststoornis en post-traumatische stress stoornis is onvoldoende aangetoond.
Bijwerkingen gezien in klinisch onderzoek bij kinderen
Bij kortdurend klinisch onderzoek (maximaal 10-12 weken) bij kinderen en adolescenten werden de volgende bijwerkingen waargenomen bij patiënten behandeld met paroxetine met een frequentie van minimaal 2% van de patiënten en traden deze minimaal tweemaal zo vaak op als bij patiënten behandeld met placebo: verhoogd aan suïcide gerelateerd gedrag (waaronder suïcidepogingen en suïcidale gedachten), zelfverwondend gedrag en toegenomen vijandigheid. Suïcidale gedachten en suïcidepogingen werden voornamelijk gezien in klinisch onderzoek bij adolescenten met een episode van depressie in engere zin. Toename van vijandigheid trad met name op bij kinderen met obsessief compulsieve stoornis en met name bij jongere kinderen van minder dan 12 jaar. Bijkomende voorvallen die vaker gezien werden bij de paroxetine- dan bij de placebogroep waren: verminderde eetlust, tremor, transpiratie, hyperkinesie, agitatie, emotionele labiliteit (waaronder huilen en stemmingsschommelingen).
In onderzoeken waarin gebruik werd gemaakt van geleidelijke dosisvermindering, waren de gedurende die fase of bij staken van de behandeling in een frequentie van minstens 2% van de patiënten en minstens tweemaal zo vaak als bij placebo gemelde symptomen: emotionele labiliteit (waaronder huilen, stemmingsschommelingen, zelfverwonding, suïcidale gedachten en poging tot suïcide), nervositeit, duizeligheid, misselijkheid en buikpijn (zie rubriek 4.4).
Bij vijf parallelle groepen onderzoeken met een lengte van acht weken tot acht maanden behandeling, waren bloedingsgerelateerde bijwerkingen, met name van de huid en slijmvliezen, vaker gezien bij paroxetine behandelde patiënten met een frequentie van 1.74% vergeleken met 0.74% bij placebo behandelde patiënten.
5.2 Farmacokinetische eigenschappen
Absorptie
Paroxetine wordt na orale toediening goed geabsorbeerd en ondergaat first-pass metabolisme. Door het first-pass metabolisme is de hoeveelheid paroxetine die beschikbaar is voor de systemische circulatie lager dan die die geabsorbeerd wordt uit het maagdarmkanaal. Gedeeltelijke verzadiging van het first-pass effect en verminderde plasmaklaring treden op als de belasting op het lichaam toeneemt met hogere enkelvoudige of meervoudige dosering. Dit leidt tot disproportionele toename van de plasmaconcentraties paroxetine en daardoor zijn de farmacokinetische parameters niet constant, wat leidt tot non-lineaire kinetiek. De non-lineariteit is echter in het algemeen klein en blijft beperkt tot die proefpersonen die lage plasmaspiegels bereiken bij lage doseringen. Steady-state systemische spiegels worden bereikt 7 tot 14 dagen na het begin van de behandeling met onmiddellijke of controlled release formuleringen en de farmacokinetische eigenschappen lijken niet te veranderen gedurende langdurige behandeling.
Distributie
Paroxetine wordt sterk gedistribueerd in het weefsel en farmacokinetische berekeningen geven aan dat slechts 1 % van de paroxetine in het lichaam in het plasma zit.
Ongeveer 95% van de aanwezige paroxetine is eiwitgebonden bij therapeutische concentraties.
Er is geen correlatie gevonden tussen de plasmaconcentraties paroxetine en het klinisch effect (bijwerkingen en werkzaamheid).
Metabolisme
De hoofdmetabolieten van paroxetine zijn polair en geconjugeerde producten van oxidatie en methylering die direct geklaard worden. Gelet op hun relatief lage farmacologische activiteit is het zeer onwaarschijnlijk dat zij bijdragen aan de therapeutische effecten van paroxetine.
Het metabolisme compromitteert de selectieve werking van paroxetine op de neuronale 5-HT opname niet.
Eliminatie
De uitscheiding van onveranderd paroxetine in de urine is over het algemeen minder dan 2% terwijl die van de metabolieten ongeveer 64% van de dosering. Ongeveer 36% van de dosering wordt uitgescheiden in de feces, vermoedelijk via de gal, waarvan onveranderd paroxetine minder dan 1 % van de dosering bedraagt. De eliminatie van paroxetine geschiedt dus vrijwel geheel door metabolisme.
De metabolietenexcretie kent twee fasen en is in eerste instantie het resultaat van het first-pass metabolisme en wordt vervolgens geregeld door systemische eliminatie van paroxetine.
De eliminatiehalfwaardetijd is variabel maar is in het algemeen één dag.
Speciale patiëntenpopulaties
Ouderen en patiënten met nier-/leverfunctiestoornissen
Verhoogde plasmaconcentraties paroxetine treden op bij oudere proefpersonen en bij proefpersonen met ernstige nierfunctiestoornissen of bij proefpersonen met leverfunctiestoornissen, maar de range van plasmaconcentraties overlapt die van gezonde volwassen proefpersonen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxicologisch onderzoek is uitgevoerd bij rhesusapen en albinoratten; bij beide is de metabole route vergelijkbaar aan wat voor mensen wordt beschreven. Zoals verwacht met lipofiele aminen, waaronder tricyclische antidepressiva, werd fosfolipidose gezien bij ratten. Fosfolipidose werd niet waargenomen in onderzoek bij primaten met een duur van maximaal een jaar bij doseringen die zesmaal zo hoog waren dan de aanbevolen range van klinische doseringen.
Carcinogenese: in twee jaar durende onderzoeken bij muizen en ratten had paroxetine geen tumorigeen effect.
Genotoxiciteit: genotoxiciteit werd niet waargenomen in een aantal in vitro en in vivo tests.
Reproductietoxiciteitsstudies bij de rat hebben aangetoond dat paroxetine van invloed is op de vruchtbaarheid van mannelijke en vrouwelijke dieren door het verlagen van de fertiliteitsindex en het aantal zwangerschappen. Bij ratten werden een stijging van de mortaliteit van pups en vertraagde ossificatie (botvorming) gezien. De laatstgenoemde effecten waren waarschijnlijk gerelateerd aan toxiciteit bij de moeder en worden niet gezien als direct effect op de foetus/neonaat.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
natriumsaccharine (gehydrateerd) (E954),
acesulfaam-K (E950),
mint aroma (mint essentiële olie, menthol, eucalyptol, ethanol, water),
polysorbaat 80 (E433),
ethanol 96%,
propyleenglycol (E1520).
6.2 Gevallen van onverenigbaarheid
In verband met het ontbreken van onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar.
Na opening is de oplossing nog 56 dagen te gebruiken.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Een 20 ml bruin glazen flesje (type III), gevuld met ten minste 18,5 ml oplossing. Het flesje is verpakt in een kartonnen doosje en bevat een LDPE druppelaar en een HDPE kindveilige sluiting.
Een 20 ml bruin glazen flesje (type III), gevuld met ten minste 18,5 ml oplossing. Het flesje is verpakt in een kartonnen doosje en bevat een LDPE druppelaar en een HDPE kindveilige sluiting en een doseerspuit (polypropyleen/polyethyleen).
Een multi-pack met drie (drie doosjes met één) flesje.
Een spuit (polyethyleen/polyethyleen) kan zijn bijgevoegd.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Geen bijzondere vereisten.
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Synthon BV
Microweg 22
6545 CM Nijmegen
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 32691
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 27-04-2006
Datum van laatste verlenging: 31-08-2010
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.3 t/m 4.5: 23 oktober 2025