


SmPC (samenvatting van de productkenmerken) - Ondexxya
1. NAAM VAN HET GENEESMIDDEL
Ondexxya 200 mg poeder voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat 200 mg andexanet alfa*.
Na reconstitutie bevat elke ml oplossing 10 mg andexanet alfa.
* Andexanet alfa wordt geproduceerd door middel van recombinant-DNA-techniek in ovariumcellen van Chinese hamsters.
Hulpstof met bekend effect
Elke injectieflacon Ondexxya bevat 2 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor oplossing voor infusie
Wit tot gebroken wit gelyofiliseerd poeder
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Voor volwassen patiënten die worden behandeld met een directe factor Xa-remmer (fXa-remmer) (apixaban of rivaroxaban) wanneer omkering van antistolling nodig is als gevolg van levensbedreigende of ongecontroleerde bloedingen.
4.2 Dosering en wijze van toediening
Uitsluitend voor gebruik in ziekenhuizen.
Dosering
Andexanet alfa wordt toegediend als een intraveneuze bolus met een streefwaarde van ongeveer 30 mg/min gedurende 15 minuten (lage dosis) of 30 minuten (hoge dosis), gevolgd door toediening van een continue infusie van 4 mg/min (lage dosis) of 8 mg/min (hoge dosis) gedurende 120 minuten (zie tabel 1). De dosering van andexanet alfa is gebaseerd op PK/PD-modellering en simulatieoefeningen (zie rubriek 5.1 en 5.2).
Tabel 1: Doseringsschema's
Initiële intraveneuze bolus | Continue intraveneuze infusie | Totaal aantal benodigde injectieflacons van 200 mg | |
| Lage dosis | 400 mg bij een streefwaarde van 30 mg/min | 4 mg/min gedurende 120 minuten (480 mg) | 5 |
| Hoge dosis | 800 mg bij een streefwaarde van 30 mg/min | 8 mg/min gedurende 120 minuten (960 mg) | 9 |
Omkering van apixaban
Het aanbevolen doseringsschema van Ondexxya is gebaseerd op de dosis apixaban die de patiënt gebruikt op het moment van omkering van de antistolling, alsmede op de tijd sinds de laatste dosis apixaban van de patiënt (zie tabel 2). Als de sterkte van de laatste dosis antistollingsmiddel of het interval tussen de laatste dosis en de bloedingsepisode niet bekend is, is er geen dosisaanbeveling beschikbaar. Het klinische besluit om te beginnen met de behandeling moet onderbouwd zijn door meting van het gehalte anti-fXa bij baseline (indien het gehalte binnen een aanvaardbaar tijdsbestek beschikbaar is).
Tabel 2: Overzicht van de dosering voor omkering van apixaban
| FXa-remmer | Laatste dosis | Tijdstip van laatste dosis vóór aanvang met Ondexxya | |
| < 8 uur | ≥ 8 uur | ||
| Apixaban | ≤ 5 mg | Lage dosis | Lage dosis |
| > 5 mg | Hoge dosis | ||
Omkering van rivaroxaban
Het aanbevolen doseringsschema van Ondexxya is gebaseerd op de dosis rivaroxaban die de patiënt gebruikt op het moment van omkering van de antistolling, alsmede op de tijd sinds de laatste dosis rivaroxaban van de patiënt (zie tabel 3). Als de sterkte van de laatste dosis antistollingsmiddel of het interval tussen de laatste dosis en de bloedingsepisode niet bekend is, is er geen dosisaanbeveling beschikbaar. Het klinische besluit om te beginnen met de behandeling moet onderbouwd zijn door meting van het gehalte anti-fXa bij baseline (indien het gehalte binnen een aanvaardbaar tijdsbestek beschikbaar is).
Tabel 3: Overzicht van de dosering voor omkering van rivaroxaban
| FXa-remmer | Laatste dosis | Tijdstip van laatste dosis vóór aanvang met Ondexxya | |
| < 8 uur | ≥ 8 uur | ||
| Rivaroxaban | ≤ 10 mg | Lage dosis | Lage dosis |
| > 10 mg | Hoge dosis | ||
Hervatting van antitrombotische therapie
Na toediening van Ondexxya en het beëindigen van een ernstige bloeding moet hernieuwde antistolling worden overwogen om trombotische voorvallen als gevolg van de onderliggende medische aandoening van de patiënt te voorkomen. Antitrombotische therapie kan opnieuw worden gestart zodra dit na de behandeling medisch is geïndiceerd als de patiënt klinisch stabiel is en er voldoende hemostase is bereikt. Het tijdstip waarop een normale mate van antistolling door antitrombotische therapie kan worden verwacht, is nog niet vastgesteld. Bij het medisch oordeel moet een afweging worden gemaakt tussen de voordelen van antistolling en de risico's van hernieuwde bloeding (zie rubriek 4.4).
Speciale patiëntengroepen
Oudere patiënten (65 jaar en ouder): bij oudere patiënten is dosisaanpassing niet nodig (zie rubriek 5.2).
Nierinsufficiëntie: het effect van nierinsufficiëntie op de blootstellingsniveaus aan andexanet alfa is niet geëvalueerd. Op basis van de bestaande gegevens over de klaring wordt er geen dosisaanpassing aanbevolen.
Leverinsufficiëntie: op basis van de bestaande gegevens over de klaring van andexanet alfa wordt er geen dosisaanpassing aanbevolen. De veiligheid en werkzaamheid bij patiënten met leverinsufficiëntie zijn niet onderzocht (zie rubriek 5.2).
Pediatrische patiënten: de veiligheid en werkzaamheid van andexanet alfa bij kinderen en adolescenten zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Intraveneus gebruik
Nadat een passend aantal injectieflacons met Ondexxya is gereconstitueerd, wordt de gereconstitueerde oplossing (10 mg/ml) zonder verdere verdunning, voorafgaand aan toediening door i.v. infusie, met behulp van een inlinefilter van polyethersulfon (PES) van 0,2 of 0,22 micron of een gelijkwaardig laag eiwitbindend filter (zie rubriek 6.6), overgebracht naar steriele spuiten met groot volume indien er een spuitpomp voor de toediening wordt gebruikt of naar geschikte lege infuuszakken van het materiaal polyolefine (PO) of polyvinylchloride (PVC).
Ondexxya wordt toegediend als een i.v. bolus met een streefwaarde van ongeveer 30 mg/min gedurende 15 minuten (lage dosis) of 30 minuten (hoge dosis), gevolgd door toediening van een continue infusie van 4 mg (lage dosis) of 8 mg (hoge dosis) per minuut gedurende 120 minuten (zie tabel 1).
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Bekende allergische reactie op hamstereiwitten.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Beperkingen van gebruik
De klinische werkzaamheid is gebaseerd op de omkering van anti-fXa-activiteit bij gezonde vrijwilligers en op het bereiken van hemostatische werkzaamheid bij bloedende patiënten aan wie apixaban of rivaroxaban is toegediend. Er is geen klinisch voordeel aangetoond in termen van verminderde morbiditeit of mortaliteit (zie rubriek 5.1). Andexanet alfa is niet geschikt als voorbehandeling bij spoedeisende operaties. Gebruik voor omkering van edoxaban of enoxaparine wordt niet aanbevolen vanwege een gebrek aan gegevens. Andexanet alfa zal de effecten van niet-fXa-remmers niet omkeren (zie rubriek 5.1).
De monitoring van de behandeling dient voornamelijk gestoeld te zijn op klinische parameters die indicatief zijn voor een geschikte respons (d.w.z. het bereiken van hemostase), gebrek aan werkzaamheid (d.w.z. opnieuw bloeden) en bijwerkingen (d.w.z. trombo-embolische voorvallen). Monitoring van de behandeling met andexanet alfa mag niet gebaseerd zijn op anti-fXa-activiteit. Commerciële anti-fXa-activiteitstests zijn niet geschikt voor het meten van anti-fXa-activiteit na toediening van andexanet alfa, aangezien deze tests leiden tot foutief verhoogde anti-fXa-activiteitsniveaus, met als gevolg een aanzienlijke onderschatting van het omkerend effect van andexanet alfa.
De dosisaanbeveling is gebaseerd op gegevensmodellering van gezonde vrijwilligers. Gegevens over bloedende patiënten zijn beperkt en validatie is nog niet geslaagd. Gegevens duiden op een hoger risico op trombose bij patiënten die de hogere dosis andexanet alfa ontvangen en patiënten die rivaroxaban gebruiken.
In klinische onderzoeken zijn patiënten opgenomen met intracraniële hemorragie (ICrH) (glasgowcomaschaal [GCS] > 7 en hematoomvolume ≤ 60 ml). De behandeling met andexanet alfa van patiënten met ernstigere ICrH is niet onderzocht.
Trombotische voorvallen
Er zijn ernstige arteriële en veneuze trombo-embolische voorvallen gemeld na behandeling met andexanet alfa, waaronder frequente meldingen van vroegtijdig optreden (binnen 72 uur) na omkering. Patiënten met een voorgeschiedenis van beroerte, myocardinfarct of hartfalen kunnen een hoger risico op trombotische voorvallen hebben (zie rubriek 4.8 en 5.1). Patiënten die behandeld worden met fXa-remmertherapie hebben onderliggende ziektetoestanden die hen predisponeren voor trombotische voorvallen. Omkerende fXa-remmertherapie stelt patiënten bloot aan het trombotische risico van hun onderliggende ziekte. Bovendien is het onafhankelijk procoagulerend effect van andexanet alfa, gemedieerd door de remming van ‘tissue factor pathway inhibitor’ (TFPI), aangetoond. Dit kan een extra risico vormen voor het ontstaan van trombose. De duur van dit effect bij bloedende patiënten is niet bekend. Laboratoriumparameters zoals anti-fXa-activiteit, endogeen trombinepotentieel (ETP) of trombosemarkers zijn mogelijk niet betrouwbaar als leidraad. Om dit risico te verminderen, moet hervatting van de antistollingstherapie na voltooiing van de behandeling worden overwogen zodra dit medisch passend is (zie rubriek 4.2).
Hoewel er bij gezonde vrijwilligers geen trombotische voorvallen werden gemeld, werden dosisafhankelijke verhogingen van de stollingsmarkers F1 + 2, TAT en D-dimeer, en dosisafhankelijke verlagingen van TFPI waargenomen na toediening van andexanet alfa. Deze markers werden niet gemeten bij patiënten die deelnamen aan de onderzoeken 14-505 en 18-513, maar er zijn trombo-embolische voorvallen waargenomen (zie rubriek 4.8 en 5.1). Monitoren op klachten en symptomen van trombose wordt daarom sterk aanbevolen en dient kort na de behandeling te worden gestart.
Gebruik van andexanet alfa in combinatie met andere ondersteunende maatregelen Andexanet alfa kan worden gebruikt in combinatie met standaard hemostatische ondersteunende maatregelen die als medisch passend moeten worden beschouwd.
De veiligheid van andexanet alfa is niet geëvalueerd bij patiënten die binnen zeven dagen voorafgaand aan het bloedingsvoorval protrombinecomplexconcentraten, recombinant factor VIIa of volbloed kregen, want zij werden uitgesloten van klinische onderzoeken. Procoagulante factorbehandelingen (bijv. 3- of 4-factor protrombinecomplexconcentraat (PCC)/geactiveerd PCC, recombinant factor VIIa, vers bevroren plasma) en volbloed dienen vanwege het gebrek aan gegevens in combinatie met deze behandelingen vermeden te worden, tenzij beslist noodzakelijk.
Interactie met heparine
Het gebruik van andexanet alfa voorafgaand aan heparinisatie, bijv. tijdens operaties of procedures, moet worden vermeden omdat andexanet alfa ongevoeligheid voor heparine veroorzaakt. Het gebruik van andexanet alfa als antidotum voor heparine of heparine met laag moleculair gewicht is niet geëvalueerd en wordt niet aanbevolen (zie rubriek 4.5).
Infusiegerelateerde reacties
In geval van lichte of matige infusiereacties kan zorgvuldige observatie voldoende zijn. Bij matige symptomen kan een korte onderbreking of vertraging van de infusie met hervatting van de infusie na het afnemen van de symptomen worden overwogen. Difenhydramine mag worden toegediend.
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Hulpstof met bekend effect
Dit geneesmiddel bevat 2 mg polysorbaat 80 in elke injectieflacon. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties met andexanet alfa uitgevoerd.
In-vitro-gegevens duiden op interactie van andexanet alfa met het heparine-antitrombine III-complex (AT III-complex) en neutralisatie van het antistollingseffect van heparine. Er is gemeld dat offlabel-gebruik van andexanet alfa voorafgaand aan een operatie, intraoperatief of tijdens procedures waarbij heparinisatie vereist is, ongevoeligheid voor heparine veroorzaakt (zie rubriek 4.4). Het gebruik van andexanet alfa als antidotum voor heparine of heparine met laag moleculair gewicht is niet geëvalueerd en wordt niet aanbevolen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van andexanet alfa bij zwangere vrouwen. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3). Andexanet alfa wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of andexanet alfa in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Borstvoeding moet worden gestaakt tijdens behandeling met andexanet alfa.
Vruchtbaarheid
Er zijn geen gegevens over de effecten van andexanet alfa op de vruchtbaarheid van de mens.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Andexanet alfa heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest frequent waargenomen bijwerkingen bij gezonde vrijwilligers waren lichte of matige infusiegerelateerde reacties met symptomen zoals overmatig blozen, het heet hebben, hoesten, dysgeusie en dyspneu binnen enkele minuten tot enkele uren na de infusie. Onder de onderzochte gezonde proefpersonen hadden vrouwen meer bijwerkingen (voornamelijk infusiegerelateerde reacties) dan mannen.
In klinische onderzoeken met onder meer patiënten met acute ernstige bloedingen die werden behandeld met een fXa-remmer (apixaban of rivaroxaban), waren de meest waargenomen bijwerkingen pyrexie (8,8%), ischemische beroerte (6,7%) en myocardinfarct (4,6%).
Lijst van bijwerkingen in tabelvorm
Tabel 4 geeft de lijst van bijwerkingen uit klinische onderzoeken bij bloedende patiënten die werden behandeld met andexanet alfa. De bijwerkingen worden ingedeeld per systeem/orgaanklasse (SOC) en frequentie volgens de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) of niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 4: Lijst van bijwerkingen uit klinische onderzoeken bij bloedende patiënten
| Systeem/orgaanklasse | Vaak | Soms |
| ≥ 1/100, < 1/10 | ≥ 1/1.000, < 1/100 | |
| Zenuwstelselaandoeningen | Ischemische beroerteb | Transient ischaemic attack |
| Hartaandoeningen | Myocardinfarctc | Hartstilstand |
| Bloedvataandoeningen | Diepe veneuze trombose | Embolie arterieeld |
| Ademhalingsstelsel-, borstkas- en | Longembolie | |
| mediastinumaandoeningen | ||
| Algemene aandoeningen en | Pyrexie | |
| toedieningsplaatsstoornissen | ||
| Letsels, intoxicaties en | Infusie gerelateerde reactiea | |
| verrichtingscomplicaties |
a Gerapporteerde tekenen/symptomen (rigor, koude rillingen, hypertensie, zuurstofdesaturatie, agitatie en verwardheid) waren van voorbijgaande aard en licht tot matig in ernst.
b Ischemische beroerte omvat o.a. de voorkeurstermen: cerebrovasculair accident, beroerte in de kleine hersenen en herseninfarct.
c Myocardinfarct omvat o.a. de voorkeursterm: acuut myocardinfarct.
d Embolie arterieel omvat o.a. de voorkeurstermen: arteria iliaca-occlusie, nierinfarct en arteria femoralis embolie.
Beschrijving van specifieke bijwerkingen
Trombotische voorvallen
Arteriële en veneuze trombotische voorvallen, waaronder ischemische beroerte, myocardinfarct, longembolie, diepe veneuze trombose, arteriële systemische embolie en transient ischemic attack, zijn waargenomen in klinische onderzoeken, met frequente meldingen van vroegtijdig optreden (binnen 72 uur) na behandeling met andexanet alfa (zie rubriek 4.4 en 5.1).
Het omkeren van fXa-remmertherapie stelt patiënten bloot aan het trombotische risico van hun onderliggende ziekte. Bovendien kunnen de anti-fXa-onafhankelijke procoagulante effecten van andexanet alfa een extra risico vormen op het ontwikkelen van trombose na de behandeling.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen klinische ervaring met overdosering van andexanet alfa. Er zijn geen dosisbeperkende toxiciteiten waargenomen tijdens klinische onderzoeken.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: alle andere therapeutische producten, antidota. ATC-code: V03AB38
Werkingsmechanisme
Andexanet alfa is een recombinante vorm van humaan fXa-eiwit dat zodanig is gemodificeerd dat enzymatische fXa-activiteit ontbreekt. De serine op de actieve plaats werd vervangen door alanine waardoor het molecuul niet in staat is om protrombine te splitsen en te activeren, en het domein gammacarboxyglutaminezuur (Gla) werd verwijderd om het vermogen van het eiwit zich te assembleren in het protrombinasecomplex te elimineren, zodat eventuele antistollingseffecten verwijderd zijn.
Andexanet alfa is een specifiek omkeermiddel voor fXa-remmers. Het werkingsmechanisme omvat de binding en sekwestratie van de fXa-remmer. Bovendien is waargenomen dat andexanet alfa bindt aan ‘tissue factor pathway inhibitor’ (TFPI) en deze remt. De remming van de TFPI-activiteit kan de door de weefselfactor geïnitieerde trombinegeneratie verhogen, wat een procoagulerend effect induceert.
Farmacodynamische effecten
De effecten van andexanet alfa kunnen worden gemeten door middel van farmacodynamische markers, waaronder vrije fractie van de beschikbare fXa-remmer en door herstel van de trombinevorming. Bovendien is aangetoond dat andexanet alfa de TFPI-activiteit remt.
Commerciële anti-fXa-activiteitstests zijn niet geschikt voor het meten van anti-fXa-activiteit na toediening van andexanet alfa. Vanwege de omkeerbare binding van andexanet alfa aan de fXa-remmer, leidt de hoge monsterverdunning die momenteel in deze tests wordt gebruikt tot dissociatie van de andexanet alfa-remmer, hetgeen resulteert in detectie van foutief verhoogde anti-fXa-activiteitsniveaus, waardoor een substantiële onderschatting van het omkerend effect van andexanet alfa ontstaat.
In prospectieve, gerandomiseerde, placebogecontroleerde, dosisbereikonderzoeken bij gezonde proefpersonen werden de dosis en het doseringsschema van andexanet alfa die nodig zijn om anti-fXa-activiteit om te keren en trombinevorming voor fXa-remmers (apixaban of rivaroxaban) te herstellen vastgesteld door middel van gemodificeerde tests die niet in de handel verkrijgbaar zijn.
De maximale omkering van de anti-fXa-activiteit werd binnen twee minuten na voltooiing van de bolustoediening bereikt. Toediening van andexanet alfa als bolus gevolgd door continue infusie resulteerde in een blijvende afname van de anti-fXa-activiteit. Afhankelijk van de dosering keerde de anti-fXa-activiteit ongeveer twee uur na het einde van een bolus of infusie terug naar het placeboniveau en daarboven.
Toen andexanet alfa werd toegediend als een bolus, gevolgd door continue infusie, trad de maximale afname van ongebonden fXa-remmers snel op (binnen twee minuten na het einde van de bolus). Deze bleef tijdens de infusie gehandhaafd om vervolgens in de loop van de tijd geleidelijk te stijgen, waarbij ongeveer twee uur na het einde van de infusie een maximum werd bereikt.
Herstel van trombinegeneratie na toediening was dosis- en dosisschema-afhankelijk en correleerde niet met anti-fXa-activiteit na ongeveer vier uur (zie hieronder, "Herstel van trombinegeneratie”).
Het is aangetoond dat de plasma TFPI-activiteit vanaf 2 minuten tot 14,5 uur na een bolustoediening van andexanet alfa bij gezonde proefpersonen volledig wordt geremd en binnen 3 dagen terugkeert naar de baselinewaarde. De door de weefselfactor geïnitieerde trombinegeneratie steeg onmiddellijk boven de baselinewaarde (vóór antistolling) en bleef gedurende > 20 uur verhoogd in tegenstelling tot placebo. De aannemelijkheid van een procoagulerend effect van de TFPI-remming wordt ondersteund door opeenvolgende en aanhoudende hellingen van D-dimeren, TAT en F1+2.
Immunogeniciteit
Antilichamen tegen het geneesmiddel (ADA) werden zelden gedetecteerd. Er werd geen bewijs gevonden voor een invloed van ADA op de farmacokinetiek, werkzaamheid of veiligheid. De gegevens zijn echter nog beperkt.
Populatie farmacokinetische/farmacodynamische (PK/PD) modellering en simulatie PK/PD-modellering en simulaties berusten op het samenspel tussen andexanet alfa en de FXa-remmer PK en op de relaties tussen biomarkers, hier anti-FXa-activiteit, TFPI-activiteit en ETP. Er blijven onzekerheden over het verschillende effect van het antistollingsmiddel apixaban of rivaroxaban, de duur van het omkerende effect afhankelijk van het anti-TFPI-effect en de noodzaak van continue infusie. De precisie van simulaties bij bloedende patiënten is minder dan die bij gezonde vrijwilligers vanwege de hoge interindividuele variabiliteit.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van andexanet alfa zijn in het onderstaande geëvalueerd:
- 1) gerandomiseerde, placebogecontroleerde, fase II dosisbereikonderzoeken met gezonde vrijwilligers aan wie fXa-remmers werden toegediend om de vereiste doses voor omkering te bepalen; 2) twee fase III-onderzoeken, de ene met apixaban en de andere met rivaroxaban, om de werkzaamheid van de doseringsschema's met een hoge en lage dosis te bevestigen; 3) een wereldwijd, multicentrisch, prospectief gedefinieerd, open-label fase IIIb/IV-onderzoek (ANNEXA-4) bij patiënten met een acute ernstige bloedingsepisode bij wie urgente omkering van fXa-antistolling vereist is; en 4) een gerandomiseerd, open-label, fase IV-onderzoek (ANNEXA-I) bij patiënten met acute intracraniële bloeding (ICrH).
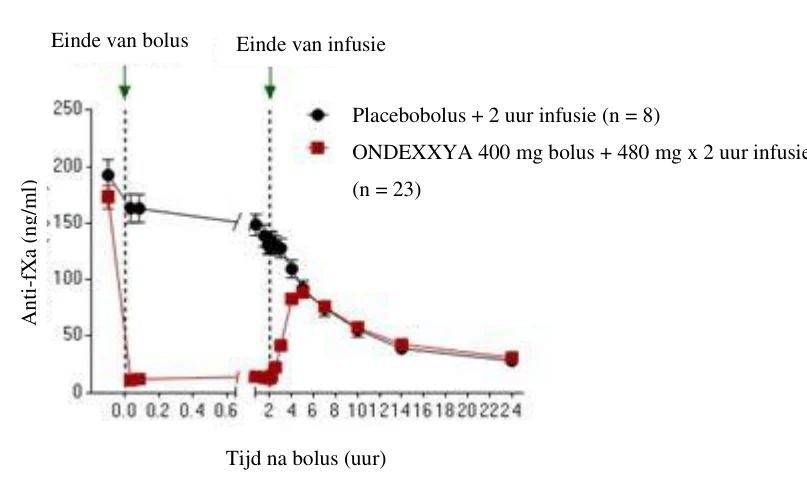
Omkering van antistolling bij gezonde proefpersonen van 50-75 jaar (onderzoek 14-503 en 14-504) In een prospectief, gerandomiseerd, placebogecontroleerd onderzoek kregen gezonde proefpersonen met een mediane leeftijd van 56,5 jaar die tweemaal daags 5 mg apixaban gebruikten andexanet alfa (n = 24) als een i.v. bolus van 400 mg toegediend, onmiddellijk gevolgd door een i.v. infusie van 4 mg per minuut gedurende 120 minuten (480 mg) of placebo (n = 8).
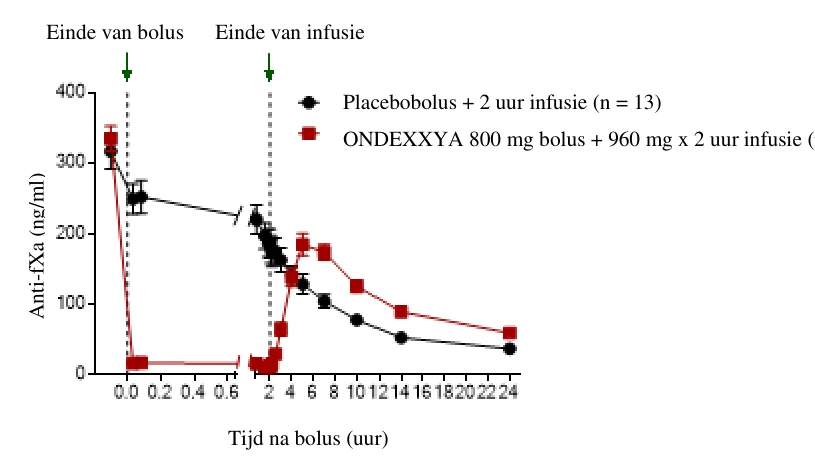
In een vergelijkbaar onderzoek met proefpersonen met een mediane leeftijd van 57 jaar die dagelijks 20 mg rivaroxaban gebruikten, werd andexanet alfa (n = 26) toegediend als een i.v. bolus van 800 mg, onmiddellijk gevolgd door een i.v. infusie van 8 mg per minuut gedurende 120 minuten (960 mg) of placebo (n = 13).
Afname van anti-fXa-activiteit
Het primaire eindpunt voor zowel onderzoek 14-503 (apixaban) als onderzoek 14-504 (rivaroxaban) was de procentuele verandering in anti-fXa-activiteit vanaf baseline tot nadir na infusie.
Onder de met apixaban behandelde proefpersonen in onderzoek 14-503 was de procentuele verandering [± standaarddeviatie (SD)] in anti-fXa-activiteit -92,34% (± 2,809%) voor de groep met andexanet alfa en -32,70% (± 5,578%) voor de placebogroep (p < 0,0001), waarbij de laatste de intrinsieke klaring van de anticoagulans weergeeft.
Onder de met rivaroxaban behandelde proefpersonen in onderzoek 14-504 was de procentuele verandering (± SD) in anti-fXa-activiteit -96,72% (± 1,838%) voor de groep met andexanet alfa en -44,75% (± 11,749%) voor de placebogroep (p < 0,0001), waarbij de laatste de intrinsieke klaring van de anticoagulans weergeeft.
Het tijdsverloop van anti-fXa-activiteit vóór en na toediening van andexanet alfa is weergegeven in afbeelding 1. Afname van de anti-fXa-activiteit correleert met het herstel van trombinegeneratie. De anti-fXa-activiteitsdrempel voor de normalisatie van trombinegeneratie (gedefinieerd als gemiddelde ETP en standaarddeviaties) werd op basis van gepoolde gegevens uit de onderzoeken 14-503 en 14-504 geschat op 44,2 ng/ml (binnen één standaarddeviatie van normaal ETP).
Afbeelding 1: Verandering in anti-fXa-activiteit (ng/ml) bij gezonde proefpersonen, ontstold met apixaban (A) en rivaroxaban (B) (A)
(B)
Herstel van trombinegeneratie
Zowel in onderzoek 14-503 als in onderzoek 14-504 leidde behandeling met andexanet alfa ook tot een statistisch significante toename van trombinegeneratie bij gezonde proefpersonen die ontstold werden met apixaban of rivaroxaban, versus placebo (p < 0,0001). Herstel van trombinegeneratie tot binnen een normaal bereik (gedefinieerd als één standaarddeviatie ten opzichte van het niveau bij baseline) binnen twee minuten en gedurende 20 uur werd bereikt met alleen bolus en bolus plus infusie voor een lage dosis andexanet alfa bij proefpersonen die apixaban gebruikten. Bij proefpersonen die rivaroxaban gebruikten, leidde een hoge dosis andexanet alfa (bolus plus infusie) tot een verhoogde trombinegeneratie boven twee standaarddeviaties. Er werd in deze onderzoeken geen klinische evaluatie uitgevoerd voor met apixaban behandelde proefpersonen met een hoge dosis andexanet alfa en geen evaluatie voor met rivaroxaban behandelde proefpersonen met een lage dosis andexanet alfa.
Verandering ten opzichte van baseline in de vrije fXa-remmerconcentratie bij nadir De gemiddelde ongebonden concentraties apixaban en rivaroxaban na toediening van een bolus andexanet alfa waren respectievelijk < 3,5 ng/ml en 4 ng/ml en deze bleven gehandhaafd tijdens de hele continue infusie.
Omkering van antistolling door fXa-remmers bij patiënten met acute ernstige bloeding (onderzoek 14-505)
In onderzoek 14-505 (ANNEXA-4), een fase IIIb/IV multinationaal, prospectief, enkelarmig open-labelonderzoek, werd andexanet alfa toegediend aan 477 patiënten met acute ernstige bloedingen die fXa-remmers gebruikten, van wie 419 patiënten apixaban of rivaroxaban gebruikten. De twee
ONDEXXYA 800 mg bolus + 960 mg x 2 uur infusie (n = 26)
ONDEXXYA 400 mg bolus + 480 mg x 2 uur infusie (n = 23) coprimaire eindpunten waren: a) procentuele verandering in anti-fXa-activiteit vanaf de baseline tot de nadir tussen vijf minuten na het einde van de bolus tot aan het einde van de infusie, en b) snelheid van goede of uitstekende (in vergelijking met slechte of geen) hemostatische werkzaamheid binnen 12 uur na infusie, zoals beoordeeld door een onafhankelijke beoordelingscommissie voor het eindpunt.
Ongeveer de helft van de patiënten was man en de gemiddelde leeftijd was 77,9 jaar. De meeste patiënten hadden eerder respectievelijk al apixaban (245/477; 51,4%) of rivaroxaban (174/477; 36,5%), of edoxaban (36/477; 7,5%) of enoxaparine (22/477; 4,6%) gekregen en hadden een intracraniële hemorragie (ICrH) (329/477; 69%) of een gastro-intestinale (GI) bloeding (109/477; 22,9%). 381/477 patiënten (79,9%) kregen het doseringsschema met een lage dosis andexanet alfa, terwijl 96/477 patiënten (20,1%) het doseringsschema met een hoge dosis kregen conform rubriek 4.2.
Verandering in anti-fXa van baseline tot nadir
Van de 477 ingeschreven patiënten kon de werkzaamheid bij 347 (73%) worden beoordeeld, omdat zij andexanet alfa kregen vanwege een bevestigde ernstige bloeding en omdat de anti-fXa-activiteit bij deze patiënten bij baseline hoger was dan 75 ng/ml. Voor deze patiënten was de mediane anti-fXa-activiteit bij baseline 147 ng/ml bij patiënten die apixaban namen en 214 ng/ml bij patiënten die rivaroxaban namen. De mediane afname van anti-fXa-activiteit (95%-BI) ten opzichte van baseline tot nadir was -93,3% (-94,2%; -92,5%) voor apixaban en -94,1% (-95,1%; -93,0%) voor rivaroxaban.
Hemostatische werkzaamheid
De hemostatische werkzaamheid werd als goed of uitstekend beoordeeld bij 79% van de 169 patiënten die apixaban gebruikten en bij 80% van de 127 patiënten die rivaroxaban gebruikten.
Analyse van onderzoek 14-505 liet zien dat de verandering in anti-fXa-activiteit (surrogaat) geen voorspeller was voor het bereiken van hemostatische werkzaamheid.
Anti-TFPI-effect
Een onmiddellijk optredend en aanhoudend procoagulerend effect tegen TFPI (gedurende ongeveer 3 dagen na de infusie) werd gedocumenteerd bij patiënten met ernstige bloeding; dit komt overeen met de respectievelijke resultaten uit onderzoeken bij gezonde vrijwilligers (14-503, 14-504, 16-508, 19-514).
Sterfgevallen
In de veiligheidspopulatie (N = 419) kwamen 75 patiënten (18%) te overlijden. De sterftecijfers waren 19,0% (55/289) bij patiënten met ICrH, 14,7% (14/95) met GI-bloedingen en 17,1% (6/35) met andere soorten bloedingen. De cardiovasculaire oorzaken van sterfte (n = 36) waren: hemorragische beroerte (n = 6), ischemische beroerte (n = 10), plotse hartdood (inclusief ongemerkt) (n = 6), cardiomechanisch/pompfalen (n = 4), myocardinfarct (n = 2), bloedingen anders dan hemorragische beroerte (n = 2) en andere cardiovasculaire oorzaken (n = 6). De niet-cardiovasculaire sterfgevallen (n = 39) waren: infectie/sepsis (n = 11), respiratoire insufficiëntie (n = 6), ongeval/trauma (n = 2), kanker (n = 2) en andere/niet-vasculaire oorzaken (n = 18).
De gemiddelde tijd tot overlijden was 15 dagen na de behandeling. Alle sterfgevallen vonden plaats vóór dag 44.
Trombo-embolische voorvallen
In onderzoek 14-505 hadden 45/419 patiënten (11%) één of meer van de volgende trombo-embolische voorvallen: cerebrovasculair accident (CVA) (19/45; 42%), diepe veneuze trombose (11/45; 24%), myocardinfarct (MI) waaronder acuut myocardinfarct en myocardischemie (9/45; 20%), longembolie (PE) (5/45; 11%) en transient ischaemic attack (TIA) (1/45; 2%). De mediane tijd tot het eerste trombo-embolische voorval was 10 dagen. Een totaal van 38% van de patiënten met trombo-embolische voorvallen (17/45) kregen de trombo-embolische voorvallen tijdens de eerste drie dagen. Van de 419 proefpersonen die werden behandeld met andexanet alfa, kregen op basis van klinisch oordeel, 266 personen binnen 30 dagen na de behandeling ten minste één dosis anticoagulans bij wijze van profylaxe.
Hemostatische werkzaamheid en omkering van fXa-activiteit bij patiënten met ICrH (onderzoek 18-513)
Onderzoek 18-513 (ANNEXA-I) was een gerandomiseerd, open-label fase IV-onderzoek met geblindeerde beoordeling van de primaire eindpunten voor werkzaamheid en veiligheid, om de werkzaamheid en veiligheid van andexanet alfa te bepalen in vergelijking met de gebruikelijke zorg bij patiënten met een acute intracraniële bloeding (ICrH) met een hematoomvolume van ≥ 0,5 tot ≤ 60 ml, binnen 6 uur na aanvang van de symptomen tot aan de basisscan en binnen 15 uur na inname van een orale fXa-remmer.
Het primaire eindpunt was het evalueren van het effect van andexanet alfa versus gebruikelijke zorg op het percentage effectieve hemostase. Dit werd 12 uur na randomisatie beoordeeld en gedefinieerd als een combinatie van: ≤ 35% toename in hematoomvolume ten opzichte van baseline EN een verandering van minder dan 7 punten ten opzichte van de NIHSS-score bij baseline EN het niet ontvangen van noodbehandelingen binnen 3 tot 12 uur na randomisatie. Het secundaire eindpunt was de procentuele verandering ten opzichte van baseline tot nadir in anti-fXa-activiteit tijdens de eerste 2 uur na randomisatie.
In ANNEXA-I werden patiënten die in aanmerking kwamen voor deelname 1:1 gerandomiseerd naar andexanet alfa of gebruikelijke zorg. In totaal namen 530 patiënten deel, waarvan 320 (60,4%) apixaban hadden gekregen en 154 (29,1%) rivaroxaban. Deze vormden de uitgebreide populatie die werd gebruikt voor veiligheids- en sensitiviteitsanalyses. De werkzaamheid werd beoordeeld in een tussentijdse analyse met 452 patiënten (primaire werkzaamheidspopulatie), waarvan 275 (60,8%) apixaban hadden gekregen en 129 (28,5%) rivaroxaban. In de uitgebreide populatie was de mediane leeftijd 80 jaar, was 52,3% man en was 93,3% van de patiënten blank. De meest voorkomende indicatie voor fXa-remmers was atriumfibrilleren (84,0%).
In totaal kregen 76,8% en 21,2% van de patiënten in de andexanet alfagroep respectievelijk de lage en de hoge dosering. In de gebruikelijke-zorggroep werd 87,6% van de patiënten behandeld met PCC, 10,3% van de patiënten kreeg geen hemostatische behandeling (bloedplaatjes of rode bloedcel-fractie waren toegestaan) en 0,9% van de patiënten werd behandeld met een andere therapie.
De meest voorkomende bloedingslocatie was een intracerebrale bloeding (91,7%), de meeste bloedingen waren spontaan (86,9%) en het mediane (IQR) hematoomvolume bij baseline was 9,9 (3,6; 24,5) ml. De mediane tijd tussen het optreden van de symptomen en de behandeling was 4,1 uur.
Hemostatische werkzaamheid
In de primaire werkzaamheidspopulatie was andexanet alfa statistisch superieur aan gebruikelijke zorg wat betreft het bereiken van effectieve hemostase na 12 uur van een acute intracraniële bloeding (ICrH) bij patiënten die een directe orale fXa-remmer kregen (67,0% versus 53,1%, verschil 13,4% [95%-BI 4,6%, 22,2%], p=0,0032).
Verandering in anti-fXa van baseline tot nadir
In de primaire werkzaamheidspopulatie was andexanet alfa statistisch superieur aan de gebruikelijke zorg in het verlagen van de anti-fXa-activiteit van baseline tot nadir gedurende de eerste 2 uur na randomisatie bij acute intracraniële bloeding (ICrH) bij patiënten die een directe orale fXa-remmer kregen (−94,4% versus −27,5% mediane vermindering, p < 0,0001). Het mediane dieptepunt van de anti-fXa-activiteit tijdens de behandeling was 5,1 ng/ml in de andexanet alfa-groep en 80,9 ng/ml in de gebruikelijke-zorggroep. De mediane (95%-BI) afname van de anti-fXa-activiteit van baseline tot nadir was −94,1% (-95,1%; -93,3%) versus −20,8% (-28,4%; -13,9%) voor patiënten die eerder apixaban hadden gebruikt en −96,4% (-97,3%; -94,9%) versus −46,8% (-60,6%; -35,5%) voor rivaroxaban, respectievelijk in de andexanet alfa en de gebruikelijke-zorggroep.
Trombotische voorvallen
In het ANNEXA I-onderzoek werden bevestigde trombotische voorvallen tot en met 30 dagen na randomisatie gemeld bij 26 patiënten (10,9%) in de andexanet alfa-groep en bij 13 patiënten (5,6%) in de groep met de gebruikelijke zorg.
Wanneer de voorgeschiedenis van onderliggende ziekten in beschouwing werd genomen, bleek dat patiënten in de andexanet alfa-groep met een voorgeschiedenis van beroerte of myocardinfarct, of een voorgeschiedenis van hartfalen, een numeriek hoger percentage trombotische voorvallen hadden, vergeleken met patiënten zonder voorgeschiedenis van deze onderliggende ziekten. Van de 73 patiënten met een voorgeschiedenis van beroerte of myocardinfarct trad bij 10 patiënten (13,7%) een trombotisch voorval op, vergeleken met 16 van de 166 patiënten (9,6%) zonder een dergelijke medische voorgeschiedenis. Van de 40 patiënten met een voorgeschiedenis van hartfalen trad bij 8 patiënten (20,0%) een trombotisch voorval op, vergeleken met 18 van 199 patiënten (9,0%) zonder een dergelijke medische voorgeschiedenis (zie rubriek 4.4). Dergelijke numerieke toenames werden niet waargenomen in de overeenkomstige subgroepen in de gebruikelijke-zorggroep.
Patiënten in de andexanet alfa-groep en de gebruikelijke-zorggroep ervoeren respectievelijk een of meer van de volgende bevestigde trombotische voorvallen: ischemische beroerte (6,7% versus 1,3%), myocardinfarct (4,6% versus 1,3%), longembolie (0,4% versus 2,6%), arteriële systemische embolie (1,3% versus 0,4%) en diep-veneuze trombose (0,4% versus 0,9%). De mediane tijd tot het optreden van trombose bedroeg respectievelijk 3 en 14 dagen in de andexanet alfa-groep en de gebruikelijke-zorggroep. In de andexanet alfa-groep kregen 14 patiënten een trombotisch voorval gedurende de eerste 3 dagen, vergeleken met 1 patiënt in de gebruikelijke-zorggroep. Alle trombotische voorvallen die optraden binnen de eerste 5 dagen na behandeling waren arteriële voorvallen. Geen van de getroffen patiënten had voorafgaand aan het trombotische voorval een dosis antistollingsmiddel ontvangen. Bevestigde trombotische voorvallen die leidden tot overlijden werden gemeld bij 6 patiënten (2,5%) in de andexanet alfa-groep en bij 2 patiënten (0,9%) in de gebruikelijke-zorggroep.
In totaal werd bij 182 patiënten (76,2%) in de andexanet alfa-groep en bij 168 patiënten (72,4%) in de gebruikelijke-zorggroep binnen 30 dagen na randomisatie opnieuw gestart met een antistollingsmiddel op basis van klinisch oordeel.
Mortaliteit
In totaal overleden 67 patiënten (28,0%) in de andexanet alfa-groep en 61 patiënten (26,3%) in de gebruikelijke-zorggroep vóór dag 30 na randomisatie. In totaal waren er 54 patiënten (22,6%) in de andexanet alfa-groep en 51 patiënten (22,0%) in de gebruikelijke-zorggroep die in het ziekenhuis overleden. Bloedingsgerelateerde sterfgevallen binnen 72 uur na randomisatie werden gemeld bij 12 patiënten (5,0%) in de andexanet alfa-groep en bij16 patiënten (6,9%) in de gebruikelijke-zorggroep.
Functionele uitkomsten
De verandering ten opzichte van baseline in NIHSS-score tot 72 uur na randomisatie was numeriek beter in de andexanet alfa-groep vergeleken met de gebruikelijke-zorggroep, met een verschil van -1,2, 95%-BI (-2,3%, -0,2%) voor het gemiddelde over 72 uur. De effecten op neurologische verslechtering (toename van NIHSS-score ≥ 4 of afname van GCS-score ≥ 2, 24 uur na randomisatie), de mRS-score en de GCS-score waren vergelijkbaar tussen beide behandelgroepen. In een vergelijking met gebruikelijke zorg was de odds ratio voor functionele onafhankelijkheid (mRS 0-3) na 30 dagen met andexanet alfa 1,23, 95%-BI (0,78; 1,92), met een verschil in GCS-score van 0,1, 95%-BI (-0,4; 0,6) voor het gemiddelde over 72 uur.
Protrombotische laboratoriummarkers
Dosisafhankelijke stijgingen van de stollingsmarkers F1 + 2, TAT en D-dimeren na toediening van andexanet alfa werden waargenomen bij 233 gezonde vrijwilligers die fXa-remmers kregen en behandeld werden met andexanet alfa; bij deze gezonde vrijwilligers kwamen geen trombo-embolische voorvallen voor. F1 + 2, TAT en D-dimeren werden niet gemeten bij patiënten die deelnamen aan onderzoek 14-505 en 18-513; de relevantie van deze markers bij bloedende patiënten is niet bekend.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met andexanet alfa in een of meerdere subgroepen van pediatrische patiënten bij de behandeling en preventie van met fXa-remmers geassocieerde bloedingen (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Voorwaardelijke toelating
Dit geneesmiddel is geregistreerd in het kader van een zogeheten ‘voorwaardelijke toelating’. Dit betekent dat aanvullend bewijs over de baten van dit geneesmiddel wordt afgewacht. Het Europees Geneesmiddelenbureau zal nieuwe informatie over dit geneesmiddel op zijn minst eenmaal per jaar beoordelen en zo nodig deze SPC aanpassen.
5.2 Farmacokinetische eigenschappen
Onderzoeken van andexanet alfa bij aanwezigheid van directe fXa-remmers bij gezonde proefpersonen lieten een dosisproportionele farmacokinetiek zien over het beoogde therapeutische dosisbereik, geëvalueerd voor zowel Cmax als oppervlak onder de curve (AUC). De farmacokinetiek van andexanet alfa is vanwege haalbaarheidsredenen niet onderzocht bij bloedende patiënten.
Tabel 5: Farmacokinetische parameters voor andexanet alfa bolusinjectie van 400 en 800 mg
| Farmacokinetische parameter | Bolus van 400 mg | Bolus van 800 mg |
| AUC0-∞ (uur*µg/ml) | 61,3 [43,8; 94,9] | 127 [57,5; 209] |
| Cmax (µg/ml) | 61,0 [40,3; 98,5] | 118 [50,2; 191] |
| Klaring (l/uur) | 6,52 [4,21; 9,13] | 6,29 [3,83; 13,9] |
| T1/2 (uur) | 3,78 [2,59; 6,39] | 4,24 [2,47; 6,52] |
| Vss (l) | 9,47 [6,08; 15,3] | 8,94 [5,36; 23,1] |
Bron: Onderzoek 19-514
De weergegeven gegevens zijn het geometrisch gemiddelde [min, max].
Farmacokinetiek bij speciale patiëntengroepen
Oudere patiënten
In een onderzoek waarin de farmacokinetiek van andexanet alfa werd vergeleken bij oudere (65-69 jaar) en jongere (26-42 jaar) gezonde proefpersonen die apixaban hadden gekregen, was de farmacokinetiek van andexanet alfa bij de oudere proefpersonen statistisch niet anders dan bij de jongere proefpersonen.
Nierinsufficiëntie
Er zijn geen onderzoeken verricht om de farmacokinetiek van andexanet alfa te bestuderen bij patiënten met een nierfunctiestoornis. Op basis van de beschikbare PK-gegevens heeft andexanet alfa weinig tot geen renale klaring en is dosisaanpassing bij patiënten met nierinsufficiëntie dus niet vereist.
Leverinsufficiëntie
Er zijn geen onderzoeken verricht om de farmacokinetiek van andexanet alfa te bestuderen bij patiënten met leverinsufficiëntie. Eliminatie van eiwittherapeutica via de gal en/of feces is geen bekende route voor de eliminatie van eiwit. Daarom wordt dosisaanpassing niet nodig geacht voor patiënten met leverinsufficiëntie.
Geslacht
Op basis van farmacokinetische populatieanalyse heeft het geslacht geen klinisch relevant effect op de farmacokinetiek van andexanet alfa.
Pediatrische patiënten
De farmacokinetiek van andexanet alfa is bij pediatrische patiënten niet onderzocht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie en toxiciteit bij herhaalde dosering met een duur van maximaal twee weken bij ratten en apen.
Er zijn geen onderzoeken uitgevoerd om het mutagene en carcinogene potentieel van andexanet alfa te evalueren. Op basis van het werkingsmechanisme en de kenmerken van eiwitten worden er geen carcinogene of genotoxische effecten verwacht.
Er zijn geen onderzoeken naar de reproductie en ontwikkeling van dieren met andexanet alfa uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tris-base
Tris-hydrochloride
L-argininehydrochloride
Sucrose
Mannitol
Polysorbaat 80
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Injectieflacon (ongeopend)
Vijf jaar bewaren bij 2 °C tot 8 °C.
Gereconstitueerd geneesmiddel
Chemische en fysische stabiliteit na opening zijn aangetoond gedurende 16 uur bij 2 °C tot 8 °C in de injectieflacon uit de primaire verpakking. Indien nodig kan de gereconstitueerde oplossing na overdracht in de infuuszak nog eens acht uur bij kamertemperatuur worden bewaard. Vanuit microbiologisch oogpunt moet het product, na reconstitutie, onmiddellijk worden gebruikt. Als het middel niet onmiddellijk wordt gebruikt, zijn de bewaarperiode na opening en de condities voorafgaand aan gebruik voor de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C tot 8 °C).
Niet in de vriezer bewaren.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Poeder in een injectieflacon van 20 ml (type I-glas) met een stop (butylrubber).
Verpakkingsgrootte van vier of vijf injectieflacons.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Reconstitutie
Het volgende is nodig voordat met de reconstitutie wordt gestart:
- Berekend aantal injectieflacons (zie rubriek 4.2).
Hetzelfde aantal spuiten met oplosmiddel van 20 ml (of groter) voorzien van een naald van
20 gauge (of kleiner in diameter, bijvoorbeeld 21 gauge).
- Alcoholdoekjes.
- Grote (50 ml of groter) steriele spuit. Als voor toediening een spuitpomp wordt gebruikt, moeten meerdere spuiten worden gebruikt om het uiteindelijke volume van het gereconstitueerde product te bevatten.
Infuuszakken van het materiaal polyolefine (PO) of polyvinylchloride (PVC) (150 ml of groter)
om het uiteindelijke volume van het gereconstitueerde product te bevatten (bij toediening met een infuuszak).
- Water voor injecties.
- Inlinefilter van polyethersulfon (PES) van 0,2 of 0,22 micron of een gelijkwaardig laag eiwitbindend filter.
Andexanet alfa hoeft voorafgaand aan reconstitutie of toediening aan de patiënt niet op kamertemperatuur te worden gebracht. Tijdens de reconstitutieprocedure moeten aseptische technieken worden gebruikt.
Elke injectieflacon wordt gereconstitueerd overeenkomstig de volgende instructies:
- 1. Verwijder de flipdop van elke injectieflacon.
- 2. Veeg de rubberen stop van elke injectieflacon af met een alcoholdoekje.
- 3. Gebruik een spuit van 20 ml (of groter) en een naald van 20 gauge (of kleiner in diameter, bijvoorbeeld 21 gauge) om 20 ml water voor injecties op te zuigen.
- 4. Steek de naald van de spuit door het midden van de rubberen stop.
- 5. Duw de plunjer naar beneden om langzaam de 20 ml water voor injecties in de injectieflacon te injecteren en richt de stroom naar de binnenwand van de injectieflacon om schuimvorming te beperken.
- 6. Draai elke injectieflacon zachtjes rond totdat al het poeder volledig is opgelost. SCHUD de injectieflacons NIET, want dit kan leiden tot schuimvorming. De oplostijd voor elke injectieflacon is ongeveer drie tot vijf minuten.
- 7. De gereconstitueerde oplossing moet voorafgaand aan toediening op deeltjes en/of verkleuring worden gecontroleerd. Niet gebruiken als er troebele deeltjes of verkleuringen aanwezig zijn.
- 8. Voor de meest efficiënte reconstitutie van de benodigde dosis en om fouten tot een minimum te beperken, dient elke benodigde injectieflacon met 20 ml water voor injecties te worden geïnjecteerd alvorens verder te gaan met de volgende stap.
- 9. Gebruiken binnen acht uur na reconstitutie indien bewaard bij kamertemperatuur.
Toediening met behulp van een spuitpomp
- 1. Zodra alle benodigde injectieflacons zijn gereconstitueerd, zuigt u de gereconstitueerde oplossing uit elke injectieflacon op met behulp van de spuit met groot volume (50 ml of groter) voorzien van een naald van 20 gauge (of kleiner in diameter, bijvoorbeeld 21 gauge).
- 2. Bereid de bolus en infusie voor in aparte spuiten met groot volume.
- 3. Vanwege het extra volume moeten de bolus en infusie met hoge dosis verder worden gescheiden in extra spuiten (twee spuiten per stuk voor bolus en infusie).
- 4. Om het onbedoeld overbrengen van lucht te voorkomen, moet de naald van de spuit omhoog worden gehouden en mag de spuit tussen meerdere opzuigingen uit injectieflacons niet worden neergelegd.
- 5.
Breng hulpapparatuur (zoals verlengslangen, inlinefilter van polyethersulfon (PES) van 0,2 of
0,22 micron of een gelijkwaardig laag eiwitbindend filter, spuitpomp) aan ter voorbereiding op de toediening.
- 6. Dien de gereconstitueerde oplossing met de juiste snelheid toe.
- 7. Voer alle gebruikte spuiten, naalden en injectieflacons af, inclusief eventuele ongebruikte restanten van de gereconstitueerde oplossing.
Toediening met behulp van infuuszakken
- 1. Zodra alle benodigde injectieflacons zijn gereconstitueerd, zuigt u de gereconstitueerde oplossing uit elke injectieflacon op met behulp van de spuit met groot volume (50 ml of groter) voorzien van een naald van 20 gauge (of kleiner in diameter, bijvoorbeeld 21 gauge).
- 2. Breng de gereconstitueerde oplossing van de spuit over naar een geschikte infuuszak.
- 3. Herhaal, indien nodig, stap 1 en 2 om het volledige volume van de bolus en de infusie naar infuuszakken van PO of PVC over te brengen.
- 4. Het wordt aanbevolen om de bolus en de infusie in twee afzonderlijke zakken te splitsen om de juiste toedieningssnelheid te waarborgen. Hoewel het ook is toegestaan om één infuuszak van PO of PVC voor de bolus en de infusie te gebruiken, moet de juiste infusiesnelheid worden gewaarborgd wanneer van de bolus naar de infusie wordt overgestapt.
- 5.
Breng hulpapparatuur (zoals verlengslangen, inlinefilter van polyethersulfon (PES) van 0,2 of
0,22 micron of een gelijkwaardig laag eiwitbindend filter, infuuspomp) aan ter voorbereiding op de toediening.
- 6. Dien de gereconstitueerde oplossing met de juiste snelheid toe.
Verwijderen
Alle gebruikte spuiten, naalden en injectieflacons, met inbegrip van ongebruikte restanten van gereconstitueerde oplossingen, dienen te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AstraZeneca AB
SE-151 85 Södertälje
Zweden
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/18/1345/001 4 injectieflacons
EU/1/18/1345/002 5 injectieflacons
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 april 2019
Datum van laatste verlenging: 4 april 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.