


SmPC (samenvatting van de productkenmerken) - Olumiant
Olumiant 1 mg filmomhulde tablettenOlumiant 2 mg filmomhulde tablettenOlumiant 4 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Olumiant 1 mg filmomhulde tabletten
Olumiant 2 mg filmomhulde tabletten
Olumiant 4 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Olumiant 1 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 1 mg baricitinib.
Olumiant 2 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 2 mg baricitinib.
Olumiant 4 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 4 mg baricitinib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Olumiant 1 mg filmomhulde tabletten
Zeer lichtroze, 6,75 mm ronde tabletten, met aan de ene zijde ingeslagen “Lilly” en aan de andere zijde “1”.
Olumiant 2 mg filmomhulde tabletten
Lichtroze, 9 x 7,5 mm langwerpige tabletten, met aan de ene zijde ingeslagen “Lilly” en aan de andere zijde “2”.
Olumiant 4 mg filmomhulde tabletten
Medium roze, 8,5 mm ronde tabletten, met aan de ene zijde ingeslagen “Lilly” en aan de andere zijde “4”.
De tabletten hebben aan beide zijden een uitholling.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Reumatoïde artritis
Baricitinib is geïndiceerd voor gebruik bij volwassen patiënten die onvoldoende hebben gereageerd op één of meer disease-modifying anti-rheumatic drugs (DMARD’s) of daar intolerant voor zijn voor de behandeling van matige tot ernstige reumatoïde artritis. Baricitinib kan worden gebruikt als monotherapie of in combinatie met methotrexaat (zie rubriek 4.4, 4.5 en 5.1 voor de beschikbare gegevens over andere combinaties).
Atopische dermatitis
Baricitinib is geïndiceerd voor de behandeling van matige tot ernstige atopische dermatitis bij volwassen en pediatrische patiënten van 2 jaar en ouder die in aanmerking komen voor systemische therapie.
Alopecia areata
Baricitinib is geïndiceerd voor de behandeling van ernstige alopecia areata bij volwassen en adolescente patiënten van 12 jaar en ouder (zie rubriek 5.1).
Juveniele idiopathische artritis
Baricitinib is geïndiceerd voor de behandeling van actieve juveniele idiopathische artritis bij patiënten van 2 jaar en ouder die onvoldoende hadden gereageerd op of intolerantie hebben gehad voor een of meer eerdere conventionele synthetische of biologische DMARD's:
- polyarticulaire juveniele idiopathische artritis (polyarticulaire reumafactor positief [RF+] of negatief [RF-], uitgebreid oligoarticulair),
- enthesitis-gerelateerde artritis, en
- juveniele artritis psoriatica.
Baricitinib kan worden gebruikt als monotherapie of in combinatie met methotrexaat.
4.2 Dosering en wijze van toediening
De behandeling moet worden ingesteld door artsen met ervaring in de diagnostiek en behandeling van de aandoeningen waarvoor dit geneesmiddel is geïndiceerd.
Dosering
Reumatoïde artritis
De aanbevolen dosering baricitinib is 4 mg eenmaal daags. Een dosering van 2 mg eenmaal daags wordt aanbevolen voor patiënten met een hoger risico op veneuze trombo-embolie (VTE), ernstige ongewenste cardiovasculaire voorvallen (MACE) en maligniteiten, voor patiënten > 65 jaar en voor patiënten met een voorgeschiedenis van chronische of recidiverende infecties (zie rubriek 4.4). Een dosering van 4 mg eenmaal daags kan worden overwogen voor patiënten bij wie de ziekteactiviteit onvoldoende onder controle is met een dosering van 2 mg eenmaal daags. Een dosering van 2 mg eenmaal daags moet worden overwogen voor patiënten bij wie de ziekteactiviteit met 4 mg eenmaal daags stabiel onder controle is gekomen en die in aanmerking komen voor een verlaging van de dosering (zie rubriek 5.1).
Atopische dermatitis
Volwassenen
De aanbevolen dosering baricitinib is 4 mg eenmaal daags. Een dosering van 2 mg eenmaal daags wordt aanbevolen voor patiënten met een hoger risico op VTE, MACE en maligniteiten, voor patiënten ≥ 65 jaar en voor patiënten met een voorgeschiedenis van chronische of recidiverende infecties (zie rubriek 4.4). Een dosering van 4 mg eenmaal daags kan worden overwogen voor patiënten bij wie de ziekteactiviteit onvoldoende onder controle is met een dosering van 2 mg eenmaal daags. Een dosering van 2 mg eenmaal daags moet worden overwogen voor patiënten bij wie de ziekteactiviteit met 4 mg eenmaal daags stabiel onder controle is gekomen en die in aanmerking komen voor een verlaging van de dosering (zie rubriek 5.1).
Baricitinib kan worden gebruikt met of zonder topicale corticosteroïden. De werkzaamheid van baricitinib kan worden verhoogd als het gegeven wordt met topicale corticosteroïden (zie rubriek 5.1). Topicale calcineurineremmers kunnen worden gebruikt maar dienen te worden voorbehouden voor alleen de gevoelige gebieden, zoals het gezicht, de nek, intertrigineuze en genitale gebieden.
Stoppen met de behandeling moet worden overwogen bij patiënten die na 8 weken behandeling geen tekenen van therapeutisch voordeel hebben laten zien.
Kinderen en adolescenten (van 2 jaar en ouder)
De aanbevolen dosering baricitinib is 4 mg eenmaal daags voor patiënten die 30 kg of meer wegen. Voor patiënten die tussen 10 kg en 30 kg wegen, is de aanbevolen dosering 2 mg eenmaal daags. Een verlaging tot de helft van de dosering moet worden overwogen voor patiënten bij wie de ziekteactiviteit met de aanbevolen dosering stabiel onder controle is gekomen en die in aanmerking komen voor een verlaging van de dosering.
Baricitinib kan worden gebruikt met of zonder topicale corticosteroïden. Topicale calcineurineremmers kunnen worden gebruikt maar dienen te worden voorbehouden voor alleen de gevoelige gebieden, zoals het gezicht, de nek, intertrigineuze en genitale gebieden.
Stoppen met de behandeling moet worden overwogen bij patiënten die na 8 weken behandeling geen tekenen van therapeutisch voordeel hebben laten zien.
Alopecia areata
Volwassenen
De aanbevolen dosering baricitinib is 4 mg eenmaal daags. Een dosering van 2 mg eenmaal daags wordt aanbevolen voor patiënten met een hoger risico op VTE, MACE en maligniteiten, voor patiënten ≥ 65 jaar en voor patiënten met een voorgeschiedenis van chronische of terugkerende infecties (zie rubriek 4.4). Een dosering van 4 mg eenmaal daags kan worden overwogen voor patiënten bij wie de ziekteactiviteit onvoldoende onder controle is met een dosering van 2 mg eenmaal daags. Een dosering van 2 mg eenmaal daags moet worden overwogen voor patiënten bij wie de ziekteactiviteit met 4 mg eenmaal daags stabiel onder controle is gekomen en die in aanmerking komen voor een verlaging van de dosering (zie rubriek 5.1).
Zodra een stabiele respons is bereikt, wordt het aanbevolen de behandeling gedurende ten minste enkele maanden voort te zetten om terugval te voorkomen. De baten-risicoverhouding van de behandeling moet met regelmatige tussenpozen op individuele basis opnieuw worden beoordeeld.
Stoppen met de behandeling moet worden overwogen bij patiënten die na 36 weken behandeling geen tekenen van therapeutisch voordeel hebben laten zien.
Adolescenten (12 jaar en ouder)
De aanbevolen dosering baricitinib is 4 mg eenmaal daags voor patiënten die 30 kg of meer wegen. Zie rubriek 4.2 Pediatrische patiënten hieronder voor informatie over patiënten die minder dan 30 kg wegen. Een dosering van 2 mg eenmaal daags moet worden overwogen voor patiënten bij wie de ziekteactiviteit met 4 mg eenmaal daags stabiel onder controle is gekomen en die in aanmerking komen voor een verlaging van de dosering.
Zodra een stabiele respons is bereikt, wordt het aanbevolen de behandeling gedurende ten minste enkele maanden voort te zetten om terugval te voorkomen. De baten-risicoverhouding van de behandeling moet met regelmatige tussenpozen op individuele basis opnieuw worden beoordeeld.
Stoppen met de behandeling moet worden overwogen bij patiënten die na 36 weken behandeling geen tekenen van therapeutisch voordeel hebben laten zien.
Juveniele idiopathische artritis (van 2 tot 18 jaar)
De aanbevolen dosering baricitinib is 4 mg eenmaal daags voor patiënten die 30 kg of meer wegen. Voor patiënten die tussen 10 kg en 30 kg wegen, is de aanbevolen dosering 2 mg eenmaal daags.
Bij patiënten bij wie na 12 weken behandeling geen bewijs van therapeutisch voordeel wordt vastgesteld, dient te worden overwogen om de behandeling te staken.
Start van de behandeling
De behandeling moet niet worden gestart bij patiënten met een absolute lymfocytentelling (ALC) van minder dan 0,5 x 10⁹ cellen/l, een absolute neutrofielentelling (ANC) van minder dan 1 x 10⁹ cellen/l of met een hemoglobinewaarde van minder dan 5 mmol/l. De behandeling kan worden ingesteld zodra de waarden tot boven deze limieten hersteld zijn (zie rubriek 4.4).
Dosisverlaging
Bij patiënten die sterke organische aniontransporter 3 (OAT3)-remmers gebruiken, zoals probenecide, of met een creatinineklaring tussen 30 en 60 ml/min, moet de aanbevolen dosering voor pediatrische patiënten worden gehalveerd en is de aanbevolen dosering voor volwassen patiënten 2 mg (zie rubriek 4.5).
Speciale patiëntengroepen
Nierfunctiestoornissen
De aanbevolen dosering is 2 mg eenmaal daags bij volwassen patiënten met een creatinineklaring tussen 30 en 60 ml/min. Bij pediatrische patiënten met een creatinineklaring tussen 30 en 60 ml/min dient de aanbevolen dosering baricitinib te worden gehalveerd. Baricitinib wordt niet aanbevolen voor gebruik bij patiënten met een creatinineklaring < 30 ml/min (zie rubriek 5.2).
Leverfunctiestoornissen
Bij patiënten met een lichte tot matige leverfunctiestoornis hoeft de dosering niet te worden aangepast. Baricitinib wordt niet aanbevolen voor gebruik bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 5.2).
Ouderen
De klinische ervaring bij patiënten > 75 jaar is zeer beperkt.
Pediatrische patiënten
De veiligheid en werkzaamheid van baricitinib bij kinderen jonger dan 2 jaar met atopische dermatitis en juveniele idiopathische artritis zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar. Zie rubriek 4.2 hierboven voor informatie over de dosering bij kinderen van 2 jaar en ouder.
De veiligheid en werkzaamheid van baricitinib bij kinderen jonger dan 12 jaar of die < 30 kg wegen met alopecia areata zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar. Zie rubriek 4.2 hierboven voor informatie over de dosering bij adolescenten van 12 jaar en ouder en met een gewicht van 30 kg of meer.
Voor pediatrische patiënten die geen tabletten kunnen doorslikken, kunnen de tabletten vóór toediening in water worden gedispergeerd (zie 'Alternatieve toediening voor kinderen' hieronder). Als alternatief kan een suspensie voor oraal gebruik worden gebruikt, indien beschikbaar.
Wijze van toediening
Voor oraal gebruik.
Baricitinib wordt eenmaal daags met of zonder voedsel ingenomen en kan op elk moment van de dag worden ingenomen.
Alternatieve toediening voor kinderen
Bij pediatrische patiënten die niet in staat zijn hele tabletten door te slikken, kan worden overwogen de tabletten in water te dispergeren. Er mag alleen water worden gebruikt om de tablet te dispergeren. Alleen het aantal tabletten dat nodig is voor de dosis mag worden gedispergeerd.
Als om welke reden dan ook niet de hele suspensie is toegediend, niet nog een tablet dispergeren en toedienen, maar wachten tot de volgende geplande dosis.
Voor instructies over het dispergeren van het geneesmiddel vóór toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Zwangerschap (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Baricitinib dient alleen te worden gebruikt als er geen andere gepaste behandeling beschikbaar is bij patiënten:
- van 65 jaar en ouder;
- met een voorgeschiedenis van atherosclerotische cardiovasculaire ziekte of andere cardiovasculaire risicofactoren (zoals patiënten die roken of in het verleden langdurig hebben gerookt);
- met risicofactoren voor maligniteit (bijv. bestaande maligniteit of een voorgeschiedenis van maligniteit)
Het gebruik van JAK-remmers bij patiënten van 65 jaar en ouder
Vanwege verhoogd risico op MACE, maligniteiten, ernstige infecties en mortaliteit door alle oorzaken bij patiënten van 65 jaar en ouder, dat werd waargenomen in een groot gerandomiseerd onderzoek met tofacitinib (een andere JAK-remmer), dient baricitinib alleen te worden gebruikt bij deze patiënten als er geen andere gepaste behandeling beschikbaar is.
Infecties
Ernstige en soms fatale infecties, waaronder opportunistische infecties, zijn gemeld bij patiënten die andere JAK-remmers kregen.
Infecties zoals bovensteluchtweginfecties komen met baricitinib vaker voor dan met placebo (zie rubriek 4.8). In klinische onderzoeken bij reumatoïde artritis kwamen infecties vaker voor bij de combinatietherapie met methotrexaat dan bij baricitinib-monotherapie.
De risico's en voordelen van behandeling moeten vóór het starten met baricitinib zorgvuldig worden afgewogen bij patiënten met actieve, chronische of recidiverende infecties (zie rubriek 4.2). Als een infectie optreedt, moet de patiënt zorgvuldig worden gemonitord en de behandeling moet tijdelijk worden stopgezet als de patiënt niet op standaardtherapie reageert. De behandeling dient pas te worden hervat nadat de infectie is verdwenen.
Aangezien er een hogere incidentie is van infecties bij oudere en diabetische patiëntengroepen in het algemeen, is voorzichtigheid geboden bij de behandeling van ouderen en patiënten met diabetes. Bij patiënten die ouder zijn dan 65 jaar dient baricitinib alleen te worden gebruikt als er geen andere gepaste behandeling beschikbaar is.
Tuberculose
Patiënten moeten vóór instelling van therapie op tuberculose (TB) worden gescreend. Baricitinib mag niet worden gegeven aan patiënten met actieve TB. Bij patiënten met niet eerder behandelde, latente TB moet anti-TB-therapie vóór de start van de behandeling worden overwogen.
Hematologische afwijkingen
Een absolute neutrofielentelling (ANC) < 1 x 10⁹ cellen/l, een absolute lymfocytentelling (ALC) < 0,5 x 10⁹ cellen/l en een hemoglobinegehalte < 5 mmol/l zijn gemeld in klinische onderzoeken.
Behandeling dient niet te worden ingesteld bij patiënten met een ANC < 1 x 10⁹ cellen/l, een ALC < 0,5 x 10⁹ cellen/l of een hemoglobinegehalte < 5 mmol/l of moet tijdelijk worden gestopt als deze bevindingen zich voordoen bij routinematige controle van de patiënt (zie rubriek 4.2).
Bij oudere patiënten met reumatoïde artritis is het risico op lymfocytose verhoogd. Er zijn zeldzame gevallen van lymfoproliferatieve aandoeningen gemeld.
Virale reactivatie
In klinische onderzoeken is virale reactivatie, waaronder gevallen van reactivatie van het herpesvirus (bijvoorbeeld herpes zoster, herpes simplex) gemeld (zie rubriek 4.8). In klinische onderzoeken bij reumatoïde artritis werd herpes zoster vaker gemeld bij patiënten ≥ 65 jaar, die eerder behandeld waren met zowel biologische als synthetische conventionele DMARD’s. Als een patiënt herpes zoster ontwikkelt, moet de behandeling tijdelijk worden gestopt totdat de verschijnselen verdwijnen.
Vóór instelling van behandeling met baricitinib moet overeenkomstig de klinische richtlijnen op virale hepatitis worden gescreend. Patiënten met aanwijzingen van actieve hepatitis B- of C-infectie werden van klinische onderzoeken uitgesloten. Patiënten die positief waren voor hepatitis C-antilichamen maar negatief voor hepatitis C-virus-RNA mochten deelnemen. Patiënten met hepatitis B-oppervlakteantilichamen en hepatitis B-kernantilichamen zonder hepatitis B-oppervlakteantigeen mochten ook deelnemen; dergelijke patiënten moeten worden gemonitord op expressie van hepatitis B-virus (HBV)-DNA. Als HBV-DNA wordt gedetecteerd, moet een leverspecialist worden geconsulteerd om te bepalen of de behandeling moet worden onderbroken.
Vaccinatie
Er zijn geen gegevens beschikbaar over de reactie op vaccinatie met levende vaccins bij patiënten die baricitinib krijgen. Gebruik van verzwakt, levende, vaccins tijdens, of direct voor behandeling met baricitinib wordt niet aanbevolen. Vóórdat met de behandeling wordt gestart, wordt aanbevolen om de vaccinatiestatus van alle patiënten, en in het bijzonder van pediatrische patiënten, op orde te brengen, in overeenstemming met de laatste vaccinatierichtlijnen.
Lipiden
Dosisafhankelijke verhogingen van de bloedlipidenparameters bij met baricitinib behandelde pediatrische en volwassen patiënten zijn gemeld (zie rubriek 4.8). Bij volwassenen verminderde de verhoging van het lage dichtheid lipoproteïne (LDL)-cholesterol bij behandeling met een statine naar waarden van voor de behandeling. Ongeveer 12 weken na instelling van de behandeling moeten de lipidenparameters worden beoordeeld bij zowel pediatrische als volwassen patiënten; daarna moeten patiënten worden behandeld volgens de internationale klinische richtlijnen voor hyperlipidemie.
Verhogingen van de levertransaminasen
Dosisafhankelijke verhogingen van alaninetransaminase (ALT) en aspartaattransaminase (AST) in het bloed zijn gemeld bij patiënten behandeld met baricitinib (zie rubriek 4.8).
Verhogingen van ALT en AST naar ≥ 5 en ≥ 10 x de bovengrens van normaal (ULN) zijn gemeld in klinische onderzoeken. In klinische onderzoeken bij reumatoïde artritis kwamen verhoogde levertransaminasen bij de combinatie met methotrexaat vaker voor dan bij monotherapie met baricitinib (zie rubriek 4.8).
Als tijdens de routinematige controle van de patiënt verhogingen van ALT of AST worden waargenomen en door het geneesmiddel geïnduceerde leverschade wordt vermoed, moet de behandeling tijdelijk worden stopgezet totdat deze diagnose is uitgesloten.
Maligniteit
Immunomodulerende geneesmiddelen kunnen het risico op maligniteiten, waaronder lymfoom, verhogen. Lymfoom en andere maligniteiten zijn gemeld bij patiënten die JAK-remmers, waaronder baricitinib, kregen.
In een groot gerandomiseerd, actief-gecontroleerd onderzoek met tofacitinib (een andere JAK-remmer) bij patiënten met reumatoïde artritis van 50 jaar en ouder en met ten minste één extra cardiovasculaire risicofactor, werd een hoger aantal maligniteiten, met name longkanker, lymfoom en niet-melanoom huidkanker (NMSC), waargenomen met tofacitinib in vergelijking met TNF-remmers.
Bij patiënten die ouder zijn dan 65 jaar, patiënten die roken of in het verleden langdurig hebben gerookt of met andere risicofactoren voor maligniteit (bijv. bestaande maligniteit of een voorgeschiedenis van maligniteit) dient baricitinib alleen te worden gebruikt als er geen andere gepaste behandeling beschikbaar is.
Periodiek huidonderzoek wordt aanbevolen voor alle patiënten, vooral die met risicofactoren voor huidkanker.
Veneuze trombo-embolie
In een retrospectief observationeel onderzoek met baricitinib bij patiënten met reumatoïde artritis werd een hoger aantal veneuze trombo-embolische voorvallen (VTE) waargenomen ten opzichte van patiënten die werden behandeld met TNF-remmers (zie rubriek 4.8).
In een groot gerandomiseerd, actief-gecontroleerd onderzoek met tofacitinib (een andere JAK-remmer) bij patiënten met reumatoïde artritis van 50 jaar en ouder en met ten minste één extra cardiovasculaire risicofactor, werd een dosisafhankelijk hoger percentage VTE, waaronder diepe veneuze trombose (DVT) en longembolie (LE), waargenomen bij tofacitinib in vergelijking met TNF-remmers.
Bij patiënten met cardiovasculaire risicofactoren of risicofactoren voor maligniteiten (zie ook rubriek 4.4 “Ernstige ongewenste cardiovasculaire voorvallen (MACE)” en “Maligniteit”) dient baricitinib alleen te worden gebruikt als er geen andere gepaste behandeling beschikbaar is.
Bij patiënten met bekende risicofactoren voor VTE anders dan cardiovasculaire risicofactoren of risicofactoren voor maligniteiten, dient baricitinib met voorzichtigheid te worden gebruikt. VTE risicofactoren anders dan cardiovasculaire risicofactoren of risicofactoren voor maligniteiten zijn een eerder VTE, patiënten die een grote operatie ondergaan, immobilisatie, het gebruik van gecombineerde hormonale anticonceptiva of hormoonvervangende behandeling en erfelijke stollingsstoornis.
Patiënten moeten tijdens de behandeling met baricitinib periodiek opnieuw worden geëvalueerd om veranderingen in het risico op VTE te beoordelen.
Evalueer onmiddellijk patiënten met tekenen en symptomen van VTE en stop met het gebruik van baricitinib bij patiënten met verdenking op VTE, ongeacht de dosering of indicatie.
Ernstige ongewenste cardiovasculaire voorvallen (MACE)
In een retrospectief observationeel onderzoek met baricitinib bij patiënten met reumatoïde artritis werd een hoger aantal MACE waargenomen ten opzichte van patiënten die werden behandeld met TNF-remmers.
In een groot gerandomiseerd, actief-gecontroleerd onderzoek met tofacitinib (een andere JAK-remmer) bij patiënten met reumatoïde artritis van 50 jaar en ouder en met ten minste één extra cardiovasculaire risicofactor, werd een hoger aantal ernstige ongewenste cardiovasculaire voorvallen (MACE), gedefinieerd als cardiovasculair overlijden, niet-fataal myocardinfarct (MI) en niet-fatale beroerte, waargenomen bij tofacitinib in vergelijking met TNF-remmers.
Baricitinib dient daarom alleen te worden gebruikt als er geen andere gepaste behandeling beschikbaar is bij patiënten ouder dan 65 jaar, patiënten die roken of in het verleden langdurig hebben gerookt, en patiënten met een voorgeschiedenis van atherosclerotische cardiovasculaire ziekte of met andere cardiovasculaire risicofactoren.
Laboratoriummonitoring
Tabel 1. Laboratoriumwaarden en richtlijnen voor monitoring
| Laboratoriumwaarde | Actie | Richtlijn voor monitoring |
| Lipidenparameters | Patiënten moeten worden behandeld volgens de internationale klinische richtlijnen voor hyperlipidemie | 12 weken na instelling van de behandeling en daarna volgens de internationale klinische richtlijnen voor hyperlipidemie |
Absolute neutrofielentelling (ANC) | Behandeling moet worden onderbroken als de ANC < 1 x 10⁹ cellen/l is en kan worden hervat zodra de ANC weer boven deze waarde komt | Vóór instelling van behandeling en daarna overeenkomstig de routinematige controle voor patiënten |
Absolute lymfocytentelling (ALC) | Behandeling moet worden onderbroken als de ALC < 0,5 x 10⁹ cellen/l is en kan worden hervat zodra de ALC weer boven deze waarde komt | |
| Hemoglobine (Hb) | Behandeling moet worden onderbroken als de Hb < 5 mmol/l is en kan worden hervat zodra de Hb weer boven deze waarde komt | |
| Levertransaminasen | Behandeling moet tijdelijk worden gestopt als door het geneesmiddel geïnduceerde leverschade wordt vermoed |
Immunosuppressieve geneesmiddelen
De combinatie met biologische DMARD’s, biologische immunomodulatoren of andere januskinase (JAK)-remmers wordt niet aanbevolen omdat een risico op additieve immunosuppressie niet kan worden uitgesloten.
Bij reumatoïde artritis en juveniele idiopathische artritis zijn gegevens over het gebruik van baricitinib samen met krachtige immunosuppressieve geneesmiddelen anders dan methotrexaat (zoals azathioprine, tacrolimus, ciclosporine) beperkt. Voorzichtigheid is geboden bij dergelijke combinaties (zie rubriek 4.5).
Bij atopische dermatitis en alopecia areata is de combinatie met ciclosporine of andere potente immunosuppressiva niet onderzocht en wordt deze niet aanbevolen (zie rubriek 4.5).
Overgevoeligheid
Na het in de handel brengen zijn er gevallen gemeld van overgevoeligheid die in verband worden gebracht met toediening van baricitinib. Als ernstige allergische of anafylactische reacties zich voordoen, moet de behandeling onmiddellijk stopgezet worden.
Diverticulitis
Er zijn in klinische proeven en via meldingen na het in de handel brengen gevallen van diverticulitis en gastro-intestinale perforatie gemeld (zie rubriek 4.8). Baricitinib moet met voorzichtigheid worden gebruikt bij patiënten met divertikelziekte, met name bij patiënten die gelijktijdig chronisch worden behandeld met geneesmiddelen die in verband worden gebracht met een verhoogd risico op diverticulitis: niet-steroïde ontstekingsremmers, corticosteroïden en opioïden. Patiënten die nieuwe abdominale tekenen en symptomen vertonen, moeten onmiddellijk worden beoordeeld om diverticulitis of gastro-intestinale perforatie vroegtijdig te kunnen vaststellen.
Hypoglykemie bij patiënten die voor diabetes worden behandeld
Er zijn meldingen geweest van hypoglykemie na aanvang van het gebruik van JAK-remmers, waaronder baricitinib, bij patiënten die medicatie voor diabetes krijgen. Het kan nodig zijn om de dosis van de antidiabetica aan te passen als er hypoglykemie optreedt.
Hulpstoffen met bekend effect
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Farmacodynamische interacties
Immunosuppressieve geneesmiddelen
De combinatie met biologische DMARD’s, biologische immunomodulatoren of andere JAK-remmers is niet onderzocht. Bij reumatoïde artritis en juveniele idiopathische artritis was het gebruik van baricitinib samen met krachtige immunosuppressieve geneesmiddelen zoals azathioprine, tacrolimus of ciclosporine in klinische onderzoeken beperkt; een risico op additieve immunosuppressie kan niet worden uitgesloten. Bij atopische dermatitis en alopecia areata is de combinatie met ciclosporine of andere potente immunosuppressiva niet onderzocht en wordt niet aanbevolen (zie rubriek 4.4).
Potentiële beïnvloeding van de farmacokinetiek van baricitinib door andere geneesmiddelen
Transporters
In vitro is baricitinib een substraat voor organische aniontransporter (OAT)3, P-glycoproteïne (Pgp), breast cancer resistance protein (BCRP) en multidrug and toxic extrusion protein (MATE)2-K. In een klinisch farmacologisch onderzoek leidde toediening van probenecide (een OAT3-remmer met hoog remmend potentieel) tot een ongeveer 2-voudige verhoging van de AUC(0-∞) zonder verandering in de tmax of Cmax van baricitinib. Daarom dient bij patiënten die een OAT3-remmer met een hoog remmend potentieel gebruiken, zoals probenecide, de aanbevolen dosering baricitinib te worden gehalveerd (zie rubriek 4.2). Er is geen klinisch farmacologisch onderzoek verricht met OAT3-remmers met een lager remmend potentieel. De prodrug leflunomide wordt snel omgezet in teriflunomide, dat een zwakke OAT3-remmer is en daardoor kan leiden tot een toename in de blootstelling aan baricitinib. Omdat er geen specifieke interactiestudies zijn uitgevoerd, dient voorzichtigheid betracht te worden als leflunomide of teriflunomide gelijktijdig met baricitinib worden gegeven. Gelijktijdig gebruik van de OAT3-remmers ibuprofen en diclofenac kan leiden tot een verhoogde blootstelling aan baricitinib, hoewel hun remmingspotentieel lager is vergeleken met probenicide; daarom wordt een klinisch relevante interactie niet verwacht. Gelijktijdige toediening van baricitinib met ciclosporine (Pgp/BCRP-remmer) of methotrexaat (substraat van verschillende transporters waaronder OATP1B1, OAT1, OAT3, BCRP, MRP2, MRP3 en MRP4) had geen klinische effecten van belang op de blootstelling aan baricitinib.
Cytochroom P450-enzymen
In vitro is baricitinib een substraat voor het cytochroom P450-enzym (CYP)3A4, hoewel minder dan 10% van de dosis via oxidatie wordt gemetaboliseerd. In klinische farmacologische onderzoeken leidde gelijktijdige toediening van baricitinib met ketoconazol (krachtige CYP3A-remmer) niet tot een klinisch belangrijk effect op de PK van baricitinib. Gelijktijdige toediening van baricitinib met fluconazol (matige CYP3A/CYP2C19/CYP2C9-remmer) of rifampicine (krachtige CYP3A-inductor) leidde niet tot klinisch belangrijke veranderingen in de blootstelling aan baricitinib.
Maag-pH-modificerende middelen
Verhoging van de maag-pH met omeprazol had geen klinisch significant effect op de blootstelling aan baricitinib.
Beïnvloeding van de farmacokinetiek van andere geneesmiddelen door baricitinib
Transporters
In vitro is baricitinib bij klinisch relevante concentraties geen remmer van OAT1, OAT2, OAT3, organic cationic transporter (OCT) 2, OATP1B1, OATP1B3, BCRP, MATE1 en MATE2-K. Baricitinib is mogelijk een klinisch relevante remmer van OCT1, hoewel er momenteel geen bekende selectieve OCT1-substraten zijn waarvoor klinisch significante interacties voorspeld zouden kunnen worden. In klinische farmacologische onderzoeken waren er geen klinisch belangrijke effecten op de blootstelling als baricitinib gelijktijdig werd toegediend met digoxine (Pgp-substraat) of methotrexaat (substraat van verschillende transporters).
Cytochroom P450-enzymen
In klinische farmacologische onderzoeken leidde gelijktijdige toediening van baricitinib met de CYP3A-substraten simvastatine, ethinylestradiol of levonorgestrel niet tot klinisch belangrijke veranderingen in de PK van deze geneesmiddelen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
De JAK/STAT-route blijkt een rol te spelen bij celadhesie en celpolariteit wat van invloed kan zijn op de vroegembryonale ontwikkeling. Er zijn geen adequate gegevens beschikbaar over het gebruik van baricitinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Bij ratten en konijnen was baricitinib teratogeen. De resultaten van dieronderzoek duiden erop dat baricitinib in hogere doseringen een ongunstig effect kan hebben op de botontwikkeling in utero.
Baricitinib is gecontra-indiceerd tijdens de zwangerschap (zie rubriek 4.3). Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en tot minstens 1 week na de behandeling. Als een patiënt tijdens het gebruik van baricitinib zwanger wordt, moeten de ouders worden geïnformeerd over het potentiële risico voor de foetus.
Borstvoeding
Het is niet bekend of baricitinib/metabolieten in de moedermelk wordt/worden uitgescheiden. Uit beschikbare farmacodynamische/toxicologische gegevens bij dieren blijkt dat baricitinib in melk wordt uitgescheiden (zie rubriek 5.3).
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten en baricitinib dient niet te worden gebruikt tijdens de periode van borstvoeding. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Onderzoeken bij dieren duiden erop dat behandeling met baricitinib het potentieel heeft om de vruchtbaarheid van vrouwen tijdens de behandeling te verlagen, maar er was bij mannen geen effect op de spermatogenese (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Baricitinib heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen met baricitinib zijn verhoogd LDL-cholesterol (26,0%), bovensteluchtweginfecties (16,9%), hoofdpijn (5,2%), herpes simplex (3,2%) en urineweginfecties (2,9%). Ernstige longontsteking (0,2%) en ernstige herpes zoster (0,2%) kwamen soms voor bij patiënten met reumatoïde artritis.
Tabel met bijwerkingen
Geschatte frequentie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000). De frequenties in tabel 2 zijn gebaseerd op samengevoegde gegevens van klinische onderzoeken bij volwassenen en/of van na het in de handel brengen binnen de indicaties reumatoïde artritis, atopische dermatitis en alopecia areata, tenzij anders vermeld. Wanneer er opmerkelijke verschillen tussen de verschillende indicaties zijn waargenomen, wordt dit toegelicht in de voetnoten onder de tabel. Binnen elke frequentiegroep worden bijwerkingen weergegeven in de volgorde van afnemende ernst.
Tabel 2. Bijwerkingen
| Systeem/ orgaanklasse | Zeer vaak | Vaak | Soms |
| Infecties en parasitaire aandoeningen | Bovensteluchtweg-infecties | Pneumonied Herpes zosterb Urineweginfecties Gastro-enteritis Herpes simplex Folliculitisg | |
| Bloed- en lymfestelsel-aandoeningen | Trombocytose > 600 x 109 cellen/la, d | Neutropenie < 1 x 10⁹ cellen/la | |
| Immuunsysteem- aandoeningen | Opzwellen van het gezicht Urticaria | ||
Voedings- en stofwisselingsstoornissen | Hypercholesterolemiea | Hypertriglyceridemiea | |
| Zenuwstelsel-aandoeningen | Hoofdpijn | ||
| Bloedvataandoeningen | Diepe veneuze tromboseb | ||
| Ademhalingsstelsel-, borstkas- en mediastinum-aandoeningen | Longembolief | ||
| Maagdarmstelsel-aandoeningen | Buikpijnd Misselijkheidd | Diverticulitis | |
Lever- en galaandoeningen | ALAT verhoogd ≥ 3 x ULNa, d | ASAT verhoogd ≥ 3 x ULNa, e | |
| Huid- en onderhuid-aandoeningen | Rash Acnec | ||
| Onderzoeken | Verhoogd creatinekinase > 5 x ULNa, c | Gewichtstoename |
a Omvat bij laboratoriummonitoring gedetecteerde veranderingen (zie tekst hieronder). b De frequentie van herpes zoster en diepe veneuze trombose is gebaseerd op de klinische onderzoeken bij reumatoïde artritis.
c In klinische onderzoeken bij reumatoïde artritis kwamen acne en verhoogd creatinekinase > 5 x ULN soms voor.
d In klinische onderzoeken bij atopische dermatitis kwamen misselijkheid en ALAT ≥ 3 x ULN soms voor. In klinische onderzoeken bij alopecia areata kwam buikpijn soms voor. In klinische onderzoeken bij atopische dermatitis en alopecia areata kwamen longontsteking en trombocytose > 600 x 109 cellen/l soms voor.
e In klinische onderzoeken bij alopecia areata kwam ASAT ≥ 3 x ULN vaak voor. f De frequentie van longembolie is gebaseerd op de klinische onderzoeken bij reumatoïde artritis en atopische dermatitis.
g Folliculitis werd waargenomen in klinische onderzoeken bij alopecia areata. Dit was meestal gelokaliseerd op de hoofdhuid waar hernieuwde haargroei optrad.
Beschrijving van geselecteerde bijwerkingen
Maagdarmstelselaandoeningen
In klinische onderzoeken bij reumatoïde artritis was de frequentie van misselijkheid tot en met week 52 met de combinatiebehandeling van methotrexaat en baricitinib bij behandelingsnaïeve patiënten hoger (9,3%) dan voor methotrexaat alleen (6,2%) of baricitinib alleen (4,4%). In de samengevoegde gegevens van klinische onderzoeken bij reumatoïde artritis, atopische dermatitis en alopecia areata kwam misselijkheid het vaakst voor tijdens de eerste 2 behandelingsweken.
Gevallen van buikpijn waren gewoonlijk licht, voorbijgaand, hielden geen verband met infectieuze of inflammatoire aandoeningen van het maagdarmstelsel en leidden niet tot onderbreking van de behandeling.
Infecties
In de samengevoegde gegevens van klinische onderzoeken bij reumatoïde artritis, atopische dermatitis en alopecia areata waren de meeste infecties licht tot matig van ernst. In onderzoeken met beide doseringen, werden infecties gemeld bij respectievelijk 31,0%, 25,7% en 26,7% van de patiënten in de 4 mg-, 2 mg- en placebogroep. In klinische onderzoeken bij reumatoïde artritis leidde de combinatie met methotrexaat tot een verhoogd aantal infecties in vergelijking met monotherapie met baricitinib. Herpes zoster kwam bij reumatoïde artritis voor met een frequentie vaak, zeer zelden bij atopische dermatitis en soms bij alopecia areata. In klinische onderzoeken bij atopische dermatitis kwamen huidinfecties die een behandeling met antibiotica vereisten minder vaak voor bij baricitinib dan met placebo.
De incidentie van ernstige infecties met baricitinib was gelijk aan placebo. De incidentie van ernstige infecties bleef stabiel tijdens langetermijnblootstelling. De algehele incidentie van ernstige infecties in het klinische onderzoeksprogramma was 3,2 per 100 patiëntjaren bij reumatoïde artritis, 2,1 bij atopische dermatitis en 0,8 bij alopecia areata. Ernstige longontsteking en ernstige herpes zoster kwamen soms voor bij patiënten met reumatoïde artritis.
Verhogingen van de levertransaminasen
Dosisafhankelijke verhogingen van ALAT en ASAT in het bloed werden gemeld in studies die langer dan 16 weken duurden. Verhogingen in gemiddelde ALAT/ASAT bleven stabiel in de tijd. De meeste gevallen van verhogingen ≥ 3 x ULN van het hepatisch transaminase waren asymptomatisch en voorbijgaand.
Bij patiënten met reumatoïde artritis resulteerde de combinatie van baricitinib met potentieel hepatotoxische geneesmiddelen, zoals methotrexaat, in een toegenomen frequentie van deze verhogingen.
Lipidenverhogingen
In de samengevoegde gegevens van klinische onderzoeken bij reumatoïde artritis, atopische dermatitis en alopecia areata ging de behandeling met baricitinib gepaard met dosisafhankelijke verhogingen van de lipidenparameters waaronder totaal cholesterol, LDL-cholesterol en hoge dichtheid lipoproteïne (HDL)-cholesterol. Er was geen verandering in de LDL/HDL-ratio. Verhogingen werden waargenomen na 12 weken en bleven daarna stabiel op een hogere waarde dan baseline, ook in het langdurige verlengingsonderzoek bij reumatoïde artritis. Spiegels van gemiddeld totaal cholesterol en LDL-cholesterol namen toe tot en met week 52 bij patiënten met atopische dermatitis en alopecia areata. In klinische onderzoeken bij reumatoïde artritis werd de behandeling met baricitinib in verband gebracht met dosisafhankelijke toenames in triglyceriden. Er was geen toename in triglyceridenspiegels in klinische onderzoeken bij atopische dermatitis en alopecia areata.
Verhogingen van het LDL-cholesterol verminderden bij behandeling met een statine naar waarden van voor de behandeling.
Creatinekinase (CK)
Behandeling met baricitinib werd in verband gebracht met dosisafhankelijke toenames van CK. Gemiddeld CK was verhoogd in week 4 en bleef daarna op een hogere waarde dan op baseline. Bij alle indicaties waren de meeste gevallen van CK-verhogingen ˃ 5 x ULN van voorbijgaande aard en de behandeling hoefde niet te worden gestopt.
Er traden in de klinische onderzoeken geen bevestigde gevallen van rabdomyolyse op.
Neutropenie
Gemiddelde neutrofielentellingen namen af na 4 weken en bleven in de tijd stabiel op een lagere waarde dan baseline. Er was geen duidelijke relatie tussen neutropenie en het optreden van ernstige infecties. In klinische onderzoeken werd de behandeling echter onderbroken als de ANC < 1 x 10⁹ cellen/l was.
Trombocytose
Dosisafhankelijke verhogingen in gemiddelde trombocytenaantallen werden waargenomen en bleven stabiel in de tijd, op een hogere waarde dan baseline.
Pediatrische patiënten
Juveniele idiopathische artritis
In totaal werden 220 patiënten van 2 tot 18 jaar blootgesteld aan een van de onderzochte doses baricitinib in het klinisch onderzoeksprogramma voor juveniele idiopathische artritis, wat neerkomt op een blootstelling van 326 patiëntjaren.
Bij pediatrische patiënten die werden behandeld met baricitinib in de placebogecontroleerde, dubbelblinde, gerandomiseerde ontwenningsperiode van het klinisch onderzoek naar juveniele idiopathische artritis (n=82), kwam hoofdpijn zeer vaak voor (11%), neutropenie < 1.000 cellen/mm3 kwam vaak voor (2,4%, één patiënt) en longembolie kwam vaak voor (1,2%, één patiënt).
Pediatrische atopische dermatitis
De veiligheidsbeoordeling bij kinderen en adolescenten is gebaseerd op de veiligheidsgegevens van de fase III-studie BREEZE-AD-PEDS waarin 466 patiënten tussen 2 en 18 jaar een dosis baricitinib hadden gekregen. Over het algemeen was het veiligheidsprofiel bij deze patiënten vergelijkbaar met hetgeen dat was waargenomen bij de volwassen populatie. Neutropenie (< 1 x 10⁹ cellen/liter) kwam vaker voor (1,7%) vergeleken met volwassenen.
Adolescente alopecia areata
In totaal werden 245 patiënten van 12 tot 18 jaar blootgesteld aan een van de onderzochte doses baricitinib in de fase III-studie BRAVE-AA-PEDS. Van deze patiënten werden 85 patiënten behandeld met 4 mg in de placebogecontroleerde periode. Over het algemeen was het veiligheidsprofiel bij adolescente patiënten vergelijkbaar met het veiligheidsprofiel dat werd waargenomen bij de volwassen populatie. Acne (10,6%) en neutropenie (3,6%) (< 1 x 10⁹ cellen/liter) kwamen vaker voor vergeleken met volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Eenmalige doses tot 40 mg/dag en meermalige doses tot 20 mg/dag gedurende 10 dagen zijn in klinische onderzoeken toegediend aan volwassen patiënten zonder dosisbeperkende toxiciteit. Er werden geen specifieke toxiciteiten vastgesteld. De farmacokinetische gegevens van een eenmalige dosis van 40 mg bij gezonde vrijwilligers wijzen uit dat meer dan 90% van de toegediende dosis naar verwachting binnen 24 uur wordt uitgescheiden. In het geval van een overdosis wordt aanbevolen de patiënt te monitoren op klachten en symptomen van bijwerkingen. Patiënten die bijwerkingen krijgen, moeten passende behandeling ontvangen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, Janus-geassocieerde kinase (JAK)-remmers, ATC-code: L04AF02
Werkingsmechanisme
Baricitinib is een selectieve en reversibele remmer van Januskinase (JAK)1 en JAK2. In geïsoleerde enzymbepalingen leidde baricitinib tot een remming van de activiteit van JAK1, JAK2, tyrosinekinase 2 en JAK3 met IC50-waarden van respectievelijk 5,9, 5,7, 53 en > 400 nM.
Januskinasen (JAKs) zijn enzymen die intracellulaire signalen van celoppervlaktereceptoren omzetten voor een aantal cytokines en groeifactoren die een rol spelen bij hematopoëse, ontsteking en de afweerfunctie. Binnen de intracellulaire signaalroute fosforyleren en activeren JAKs signaaltransducers en activators van transcriptie (STATs), die de genexpressie in de celkern activeren. Baricitinib moduleert deze signaalroutes door een gedeeltelijke remming van de enzymactiviteit van JAK1 en JAK2, waardoor de fosforylering en activatie van STATs verminderd wordt.
Farmacodynamische effecten
Remming van door IL-6 geïnduceerde STAT3-fosforylering
Toediening van baricitinib leidde tot een dosisafhankelijke remming van door IL-6 geïnduceerde STAT3-fosforylering in volbloed van gezonde proefpersonen waarbij de maximale remming 2 uur na toediening werd waargenomen. Binnen 24 uur keerde de remming vrijwel geheel terug naar baseline.
Immunoglobulinen
De gemiddelde IgG-, IgM- en IgA-waarden in het serum waren 12 weken na instelling van de behandeling gedaald en bleven gedurende minstens 104 weken stabiel op een lagere waarde dan baseline. Voor de meeste patiënten lagen de veranderingen in de immunoglobulinen binnen het normale referentiebereik.
Lymfocyten
De gemiddelde absolute lymfocytentelling was 1 week na instelling van de behandeling verhoogd, in week 24 naar baseline teruggekeerd, waarna deze minstens 104 weken stabiel bleef. Voor de meeste patiënten lagen de veranderingen in de lymfocytentelling binnen het normale referentiebereik.
C-reactieve proteïne
Bij patiënten met reumatoïde artritis werd 1 week na start van de behandeling al een daling van de serum C-reactieve proteïne (CRP)-waarde waargenomen en deze hield tijdens de toediening aan.
Creatinine
In klinische onderzoeken induceerde baricitinib na twee weken behandeling een gemiddelde stijging van het serumcreatinine van 3,8 µmol/l, dat daarna stabiel bleef. Dit kan veroorzaakt zijn door remming van de creatinine-uitscheiding door baricitinib in de niertubuli. Daardoor kan de geschatte glomerulaire filtratiesnelheid op basis van het serumcreatinine iets lager zijn, zonder daadwerkelijke afname van de nierfunctie of het optreden van renale bijwerkingen. Bij alopecia areata bleef het gemiddelde serumcreatinine stijgen tot week 52. Bij atopische dermatitis en alopecia areata werd baricitinib in verband gebracht met een afname van cystatine C (ook gebruikt om de glomerulaire filtratiesnelheid te schatten) op week 4 zonder verdere afname daarna.
In-vitro huidmodellen
In een in-vitro humaan huidmodel, behandeld met pro-inflammatoire cytokines (d.w.z. IL-4, IL-13, IL-31), verminderde baricitinib de pSTAT3-expressie van epidermale keratocyten en verhoogde het de expressie van filaggrine, een eiwit dat een rol speelt bij de huidbarrièrefunctie en bij de pathogenese van atopische dermatitis.
Vaccin studie
De invloed van baricitinib op de humorale respons op niet-levende vaccins werd onderzocht bij 106 patiënten met reumatoïde artritis die op een stabiele behandeling met baricitinib 2 of 4 mg stonden en die een geïnactiveerd pneumococcen- of tetanusvaccin ontvingen. De meerderheid van deze patiënten (n = 94) werd tevens behandeld met methotrexaat. Over de gehele populatie leidde de pneumococcenvaccinatie bij 68% (95%-BI: 58,4%; 76,2%) van de patiënten tot een voldoende IgG immuunrespons. Na de tetanusvaccinatie trad bij 43,1% (95%-BI: 34%; 52,8%) van de patiënten een voldoende IgG immuunrespons op.
Klinische werkzaamheid en veiligheid
Reumatoïde artritis
De werkzaamheid en veiligheid van baricitinib eenmaal daags werden beoordeeld in 4 gerandomiseerde, dubbelblinde, multicenter fase III-studies bij volwassen patiënten met matige tot ernstige actieve reumatoïde artritis, gediagnosticeerd volgens de ACR/EULAR 2010-criteria (tabel 3). De aanwezigheid van minstens 6 pijnlijke en 6 gezwollen gewrichten bij baseline was een vereiste. Alle patiënten die deze studies voltooiden, mochten aan een langdurig verlengingsonderzoek deelnemen met maximaal 7 jaar aanvullende behandeling.
Tabel 3. Overzicht klinische studies
| Naam studie (Duur) | Populatie (Aantal) | Behandelingsarmen | Overzicht van belangrijkste uitkomsten |
RA- BEGIN (52 weken) | MTX-naïef1 (584) |
|
|
| RA-BEAM (52 weken) | MTX-IR2 (1305) |
Alle patiënten op achtergrond-MTX |
|
RA- BUILD (24 weken) | cDMARD-IR3 (684) |
Op achtergrond-cDMARD’s5 indien stabiel op cDMARD bij inclusie in de studie |
|
RA- BEACON (24 weken) | TNF-IR4 (527) |
Op achtergrond-cDMARD’s5 |
|
Afkortingen: IR = patiënten die onvoldoende reageerden; 1dd = eenmaal daags; Q2W = eenmaal per 2 weken; s.c. = subcutaan; ACR = American College of Rheumatology; SDAI = Simplified Disease Activity Index; HAQ-DI = Health Assessment Questionnaire-Disability Index; mTSS = modified Total Sharp Score
1 Patiënten die minder dan 3 doses methotrexaat (MTX) hadden gekregen; naïef voor andere conventionele of biologische DMARD’s
2 Patiënten die onvoldoende op MTX (+/- andere cDMARD’s) hadden gereageerd; biological-naïef
3 Patiënten die onvoldoende hadden gereageerd op ≥ 1 cDMARD of deze niet verdroegen; biological-naïef
4 Patiënten die onvoldoende hadden gereageerd op ≥ 1 bDMARD of deze niet verdroegen; inclusief minstens één TNF-remmer
5 Meest gebruikte gelijktijdig toegediende cDMARD’s waren MTX, hydroxychloroquine, leflunomide en sulfasalazine
Klinische respons
In alle studies hadden patiënten die met baricitinib 4 mg eenmaal daags behandeld werden, na 12 weken een statistisch significant hogere ACR20, ACR50 en ACR70 in vergelijking met placebo, methotrexaat (MTX) of adalimumab (tabel 4). De tijd tot het intreden van de werkzaamheid was kort voor alle parameters waarbij al in week 1 aanmerkelijk grotere responsen werden gezien. Er werd een continue, duurzame respons waargenomen, waarbij de ACR20/50/70-responsen minstens 2 jaar aanhielden, ook in het langdurige verlengingsonderzoek.
Behandeling met baricitinib 4 mg, alleen of in combinatie met cDMARD’s, gaf een aanmerkelijke verbetering van alle individuele ACR-componenten, waaronder het aantal pijnlijke en gezwollen gewrichten, algehele beoordeling door patiënt en arts, HAQ-DI, pijnbeoordeling en CRP in vergelijking met placebo, MTX of adalimumab.
Met betrekking tot werkzaamheid en veiligheid werden er geen relevante verschillen waargenomen in de subgroepen gedefinieerd aan de hand van type gelijktijdig gebruikte DMARD’s, in combinatie met baricitinib.
Remissie en lage ziekteactiviteit
In vergelijking met placebo of MTX bereikte een statistisch groter deel van de met baricitinib 4 mg behandelde patiënten remissie (SDAI ≤ 3,3 en CDAI ≤ 2,8) of een lage ziekte-activiteit of remissie (DAS28-ESR of DAS28-hsCRP ≤ 3,2 en DAS28-ESR of DAS28-hsCRP < 2,6) op week 12 en 24 (tabel 4).
Het hogere remissiepercentage in vergelijking met placebo werd al bij week 4 waargenomen. Deze percentages van remissie en lage ziekteactiviteit hielden minstens 2 jaar aan. Gegevens van het langdurig verlengingsonderzoek tot 6 jaar follow-up wijzen op aanhoudend lage ziekteactiviteit/remissiepercentages.
Tabel 4: Respons, remissie en lichamelijk functioneren
Studie RA-BEGIN
MTX-naïeve patiënten
RA-BEAM
MTX-IR-patiënten
RA-BUILD
cDMARD-IR-patiënten
RA-BEACON
TNF-IR-patiënten Behandel-
groep
MTX BARI
4 mg
BARI
4 mg
+ MTX
PBO
BARI
4 mg
ADA
40 mg
Q2W
PBO BARI
2 mg
BARI 4 mg
PBO
BARI 2 mg
BARI 4 mg
N 210 159 215 488 487 330 228 229 227 176 174 177 ACR20:
Week 12 59 % 79 %*** 77 %*** 40 % 70 %***† 61 %*** 39 % 66 %*** 62 %*** 27 % 49 %*** 55 %*** Week 24 62 % 77 %** 78 %*** 37 % 74 %***† 66 %*** 42 % 61 %*** 65 %*** 27 % 45 %*** 46 %*** Week 52 56 % 73 %*** 73 %*** 71 %†† 62 % ACR50:
Week 12 33 % 55 %*** 60 %*** 17 % 45 %***†† 35 %*** 13 % 33 %*** 34 %*** 8 % 20 %** 28 %*** Week 24 43 % 60 %** 63 %*** 19 % 51 %*** 45 %*** 21 % 41 %*** 44 %*** 13 % 23 %* 29 %*** Week 52 38 % 57 %*** 62 %*** 56 %† 47 % ACR70:
Week 12 16 % 31 %*** 34 %*** 5 % 19 %***† 13 %*** 3 % 18 %*** 18 %*** 2 % 13 %*** 11 %** Week 24 21 % 42 %*** 40 %*** 8 % 30 %***† 22 %*** 8 % 25 %*** 24 %*** 3 % 13 %*** 17 %*** Week 52 25 % 42 %*** 46 %*** 37 % 31 % DAS28-hsCRP ≤ 3,2:
Week 12 30 % 47 %*** 56 %*** 14 % 44 %***†† 35 %*** 17 % 36 %*** 39 %*** 9 % 24 %*** 32 %*** Week 24 38 % 57 %*** 60 %*** 19 % 52 %*** 48 %*** 24 % 46 %*** 52 %*** 11 % 20 %* 33 %*** Week 52 38 % 57 %*** 63 %*** 56 %† 48 % SDAI ≤ 3,3:
Week 12 6 % 14 %* 20 %*** 2 % 8 %*** 7 %*** 1 % 9 %*** 9 %*** 2 % 2 % 5 % Week 24 10 % 22 %** 23 %*** 3 % 16 %*** 14 %*** 4 % 17 %*** 15 %*** 2 % 5 % 9 %** Week 52 13 % 25 %** 30 %*** 23 % 18 % CDAI ≤ 2,8:
Week 12 7 % 14 %* 19 %*** 2 % 8 %*** 7 %** 2 % 10 %*** 9 %*** 2 % 3 % 6 % Week 24 11 % 21 %** 22 %** 4 % 16 %*** 12 %*** 4 % 15 %*** 15 %*** 3 % 5 % 9 %* Week 52 16 % 25 %* 28 %** 22 % 18 % HAQ-DI minimaal klinisch belangrijk verschil (verlaging van HAQ-DI-score van ≥ 0,30):
Week 12 60 % 81 %*** 77 %*** 46 % 68 %*** 64 %*** 44 % 60 %*** 56 %** 35 % 48 %* 54 %*** Week 24 66 % 77 %* 74 % 37 % 67 %***† 60 %*** 37 % 58 %*** 55 %*** 24 % 41 %*** 44 %*** Week 52 53 % 65 %* 67 %** 61 % 55 % NB: het deel van de responders op elk tijdpunt gebaseerd op degenen die aanvankelijk naar behandeling waren gerandomiseerd (N). Patiënten die stopten of rescuebehandeling kregen, werden daarna als non-responders beschouwd.
Afkortingen: ADA = adalimumab; BARI = baricitinib; IR = patiënten die onvoldoende reageerden; MTX = methotrexaat; PBO = placebo
* p ≤ 0,05; ** p ≤ 0,01; *** p ≤ 0,001 vs. placebo (vs. MTX voor studie RA-BEGIN) † p ≤ 0,05; †† p ≤ 0,01; ††† p ≤ 0,001 vs. adalimumab
Radiografische respons
Het effect van baricitinib op progressie van structurele gewrichtsschade werd radiografisch geëvalueerd in de studies RA-BEGIN, RA-BEAM en RA-BUILD en beoordeeld aan de hand van de aangepaste Total Sharp Score (mTSS) en zijn onderdelen, de erosiescore en score voor vernauwing van de gewrichtsspleet.
Behandeling met baricitinib 4 mg leidde tot een statistisch significante remming van de progressie van structurele gewrichtsschade (tabel 5). De analyses van de scores voor erosie en gewrichtsspleetvernauwing waren consistent met de algehele scores. Het deel van de patiënten zonder radiografische progressie (mTSS-verandering < 0) was in week 24 en 52 met baricitinib 4 mg significant hoger dan met placebo.
Tabel 5. Radiografische veranderingen
| Studie | RA-BEGIN MTX-naïeve patiënten | RA-BEAM MTX-IR-patiënten | RA-BUILD cDMARD-IR-patiënten | ||||||||||||
| Behandel-groep | MTX | BARI 4 mg | BARI 4 mg + MTX | PBOa | BARI 4 mg | ADA 40 mg Q2W | PBO | BARI 2 mg | BARI 4 mg | ||||||
| Aangepaste totale Sharp-score, gemiddelde verandering t.o.v. baseline: | |||||||||||||||
| Week 24 | 0,61 | 0,39 | 0,29* | 0,90 | 0,41*** | 0,33*** | 0,70 | 0,33* | 0,15** | ||||||
| Week 52 | 1,02 | 0,80 | 0,40** | 1,80 | 0,71*** | 0,60*** | |||||||||
| Deel van de patiënten zonder radiografische progressieb: | |||||||||||||||
| Week 24 | 68 % | 76 % | 81 %** | 70 % | 81 %*** | 83 %*** | 74 % | 72 % | 80 % | ||||||
| Week 52 | 66 % | 69 % | 80 %** | 70 % | 79 %** | 81 %** | |||||||||
Afkortingen: ADA = adalimumab; BARI = baricitinib; IR = patiënten die onvoldoende reageerden;
MTX = methotrexaat; PBO = placebo
a Placebogegevens in week 52 afgeleid op basis van lineaire extrapolatie
b Geen progressie gedefinieerd als mTSS-verandering ≤ 0.
* p ≤ 0,05; ** p ≤ 0,01; *** p ≤ 0,001 vs. placebo (vs. MTX voor studie RA-BEGIN)
Lichamelijk functioneren en gezondheidsgerelateerde uitkomsten
Behandeling met baricitinib 4 mg, alleen of in combinatie met cDMARD’s, leidde in vergelijking met alle controlemiddelen (placebo, MTX, adalimumab) tot een aanmerkelijke verbetering van het lichamelijk functioneren (HAQ-DI) en pijn (0 - 100 visuele analoge schaal). De verbeteringen werden al in week 1 gezien en hielden in de studies RA-BEGIN en RA-BEAM tot 52 weken aan.
In RA-BEAM en RA-BUILD leidde behandeling met baricitinib 4 mg in vergelijking met placebo of adalimumab tot een significante verbetering van de gemiddelde duur en ernst van gewrichtsstijfheid in de ochtend, zoals beoordeeld op basis van dagelijks bijgehouden elektronische patiëntendagboeken.
In alle studies was bij met baricitinib behandelde patiënten sprake van een verbetering van de door de patiënt gemelde kwaliteit van leven gemeten met de Short Form (36) Health Survey (SF-36) Physical Component Score en vermoeidheid gemeten met de Functional Assessment of Chronic Illness Therapy-Fatigue Score (FACIT-F).
Baricitinib 4 mg vs. 2 mg
Verschillen in effectiviteit tussen de doses van 4 mg en 2 mg waren het grootst in de populatie van patiënten die onvoldoende op bDMARD reageerden (RA-BEACON), waarin statistisch significante verbeteringen in de ACR-componenten van het aantal gezwollen gewrichten, het aantal pijnlijke gewrichten en ESR werden aangetoond voor baricitinib 4 mg in vergelijking met placebo in week 24, maar niet voor baricitinib 2 mg in vergelijking met placebo. Daarnaast trad in zowel RA-BEACON als RA-BUILD de werkzaamheid sneller in en was de omvang van het effect in de groepen met 4 mg over het algemeen groter dan met 2 mg.
In een langdurig verlengingsonderzoek werden patiënten uit de studies RA-BEAM, RA-BUILD en RA-BEACON bij wie aanhoudende lage ziekteactiviteit of remissie (CDAI ≤ 10) na minstens 15 maanden behandeling met baricitinib 4 mg eenmaal daags werd bereikt, opnieuw 1:1 dubbelblind gerandomiseerd om door te gaan met 4 mg eenmaal daags of met een lagere dosering van 2 mg eenmaal daags. De meeste patiënten behielden een lage ziekteactiviteit of remissie op basis van hun CDAI-score:
in week 12: 451/498 (91%) met voortzetting van 4 mg vs. 405/498 (81%) met verlaging naar
2 mg (p ≤ 0,001);
in week 24: 434/498 (87%) met voortzetting van 4 mg vs. 372/498 (75%) met verlaging naar
2 mg (p ≤ 0,001);
in week 48: 400/498 (80%) met voortzetting van 4 mg vs. 343/498 (69%) met verlaging naar
2 mg (p ≤ 0,001).
in week 96: 347/494 (70%) met voortzetting van 4 mg vs. 297/496 (60%) met verlaging naar
2 mg (p ≤ 0,001).
Bij de meeste patiënten met verlies van hun lage ziekteactiviteit of remissiestatus na de dosisverlaging, werd ziektecontrole hersteld nadat de dosis weer verhoogd was naar 4 mg.
Volwassenen met atopische dermatitis
De werkzaamheid en veiligheid van baricitinib als monotherapie of in combinatie met topicale corticosteroïden (TCS) werden onderzocht in 3 fase III-gerandomiseerde, dubbelblinde, placebogecontroleerde studies met een duur van 16 weken (BREEZE-AD1, -AD2 en -AD7). In de studies werden 1.568 patiënten geïncludeerd met matige tot ernstige atopische dermatitis, vastgesteld volgens een Investigator’s Global Assessment (IGA)-score ≥ 3, een Eczema Area and Severity Index (EASI)-score ≥ 16 en waarbij ≥ 10% van het lichaamsoppervlak (BSA) betrokken was. Patiënten die in aanmerking kwamen, waren ouder dan 18 jaar en hadden eerder een ontoereikende respons of verdroegen topicale geneesmiddelen niet. Het was patiënten toegestaan een rescuebehandeling te krijgen (waaronder topicale of systemische therapie); vanaf dat moment werden zij als non-responders beschouwd. Op baseline van de BREEZE-AD7-studie kregen alle patiënten gelijktijdig topicale corticosteroïden en mochten de patiënten ook topicale calcineurineremmers gebruiken. Alle patiënten die deze studies volbrachten, kwamen in aanmerking om geïncludeerd te worden in een langdurig verlengingsonderzoek (BREEZE AD-3) voor voortgezette behandeling tot maximaal 4 jaar.
In de fase III-gerandomiseerde, dubbelblinde, placebogecontroleerde studie BREEZE-AD4 werd de werkzaamheid van baricitinib in combinatie met topicale corticosteroïden onderzocht gedurende 52 weken bij 463 patiënten met matige tot ernstige atopische dermatitis die faalden op behandeling met ciclosporine, deze niet verdroegen of een contra-indicatie hadden voor behandeling met ciclosporine.
Baselinekarakteristieken
In de placebogecontroleerde fase III-studies (BREEZE-AD1, -AD2, -AD7 en -AD4) was over alle behandelgroepen 37% vrouw, 64% Kaukasisch, 31% Aziatisch en 0,6% negroïde, en was gemiddelde leeftijd 35,6 jaar. In deze studies had 42% tot 51% van de patiënten een IGA op baseline van 4 (ernstige atopische dermatitis), en kreeg 54% tot 79% van de patiënten eerder systemische behandeling tegen atopische dermatitis. Het gemiddelde van de EASI-score op baseline liep uiteen van 29,6 tot 33,5, de baseline van het wekelijkse gemiddelde van jeuk volgens de NRS liep uiteen van 6,5 tot 7,1, het gemiddelde op baseline van de Dermatology Life Quality Index (DLQI) liep uiteen van 13,6 tot 14,9 en het gemiddelde op baseline van de Hospital Anxiety and Depression Scale (HADS) totale score liep uiteen van 10,9 tot 12,1.
Klinische respons
Monotherapiestudies van 16 weken (BREEZE-AD1, -AD2) en in combinatie met TCS (BREEZE-AD7)
Een significant hoger percentage patiënten gerandomiseerd naar baricitinib 4 mg bereikte op week 16, in vergelijking met placebo, een IGA-respons van 0 of 1 (primaire uitkomstmaat), EASI 75, of een verbetering van jeuk van ≥ 4 punten volgens de NRS (tabel 6). Figuur 1 toont de gemiddelde procentuele verandering van EASI vanaf baseline tot week 16.
Een significant groter aantal patiënten gerandomiseerd naar baricitinib 4 mg bereikte in vergelijking met placebo een verbetering van jeuk ≥ 4 punten volgens de NRS (in de eerste week van de behandeling in BREEZE-AD1 en AD2 en vanaf week 2 in BREEZE-AD7; p < 0,002).
De effecten van de behandeling in de subgroepen (gewicht, leeftijd, geslacht, ras, ernst van de ziekte en eerdere behandeling met inbegrip van immunosuppressiva) waren consistent met de resultaten in de algehele studiepopulatie.
Tabel 6. Werkzaamheid van baricitinib op week 16 (FASa)
| Monotherapie | Combinatie met TCS | ||||||||
| Studie | BREEZE-AD1 | BREEZE-AD2 | BREEZE-AD7 | ||||||
| Behandelgroep | PBO | BARI 2 mg | BARI 4 mg | PBO | BARI 2 mg | BARI 4 mg | PBO + TCS | BARI 2 mg + TCS | BARI 4 mg + TCS |
| N | 249 | 123 | 125 | 244 | 123 | 123 | 109 | 109 | 111 |
| IGA 0 of 1, % respondersb, c | 4,8 | 11,4** | 16,8** | 4,5 | 10,6** | 13,8** | 14,7 | 23,9 | 30,6** |
EASI-75, % respondersc | 8,8 | 18,7** | 24,8** | 6,1 | 17,9** | 21,1** | 22,9 | 43,1* | 47,7** |
Jeuk NRS (≥ 4 punten verbetering), % respondersc, d | 7,2 | 12,0 | 21,5** | 4,7 | 15,1** | 18,7** | 20,2 | 38,1* | 44,0** |
BARI = baricitinib; PBO = placebo
* statistisch significant vs. placebo zonder aanpassing voor multipliciteit; ** statistisch significant vs.
placebo met aanpassing voor multipliciteit.
a Volledige analyseset (FAS) inclusief alle gerandomiseerde patiënten
b Een responder was gedefinieerd als een patiënt met IGA 0 of 1 (“schoon” of “bijna schoon”) met een reductie van ≥ 2 punten op de 0-4 IGA-schaal.
c Non-Responder Imputation: patiënten die een rescuebehandeling ontvingen of met ontbrekende gegevens werden beschouwd als non-responders.
d Getoonde resultaten in de subgroepen van patiënten die voor evaluatie in aanmerking kwamen (patiënten met jeuk ≥ 4 volgens de NRS op baseline).
Figuur 1. Gemiddelde procentuele verandering vanaf baseline van EASI (FAS)a
LS = kleinste kwadraten; * statistisch significant vs. placebo zonder aanpassing voor multipliciteit; ** statistisch significant vs. placebo met aanpassing voor multipliciteit. 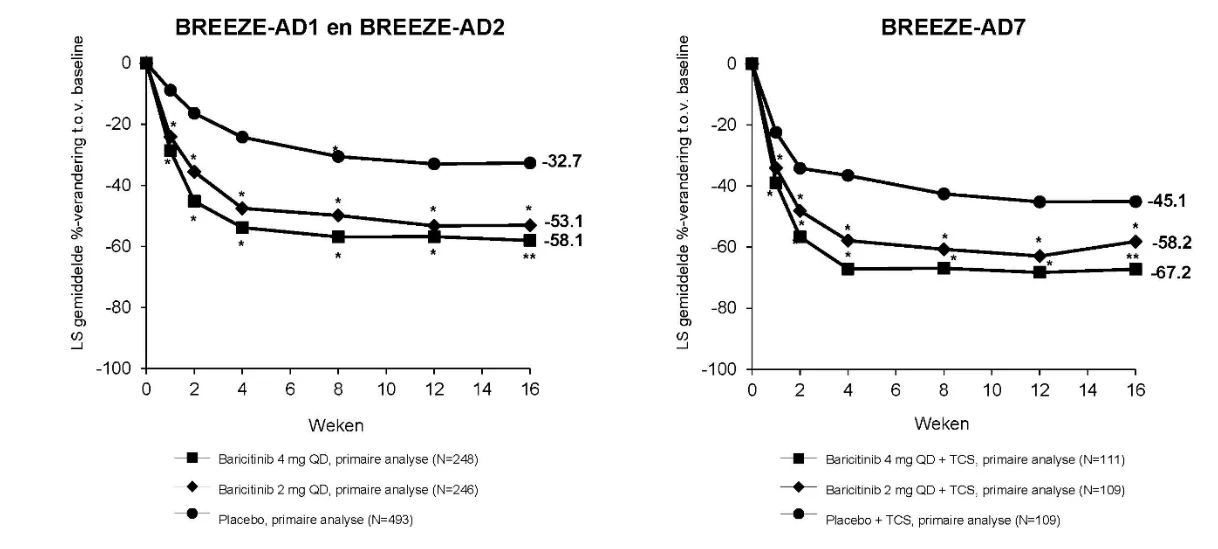
a Volledige analyseset (FAS) inclusief alle gerandomiseerde patiënten. Gegevens verzameld na rescuebehandeling of na permanente stopzetting van het geneesmiddel werden beschouwd als ontbrekend. De gemiddelden van de kleinste kwadraten zijn afkomstig uit analyses m.b.v. de MMRM-methode (Mixed Model with Repeated Measures – gemengd model met herhaalde metingen).
Behoud van respons
Om behoud van respons te onderzoeken kwamen 1.398 personen die gedurende 16 weken in BREEZE-AD1 (N = 566), BREEZE-AD2 (N = 540) en BREEZE-AD7 (N = 292) met baricitinib waren behandeld in aanmerking om te worden geïncludeerd in een langdurig verlengingsonderzoek BREEZE-AD3. Er zijn gegevens beschikbaar van cumulatieve behandeling tot 4 jaren (216 weken). Een aanhoudende respons werd waargenomen bij patiënten met ten minste enige respons (IGA 0, 1 of
- 2) na het starten van de behandeling met baricitinib.
Verlaging van de dosis
In het langdurige verlengingsonderzoek BREEZE-AD3 werden patiënten met een gezonde huid, bijna gezonde huid of met een milde huidziekte (d.w.z. IGA 0, 1 of 2) met baricitinib 4 mg eenmaal daags opnieuw gerandomiseerd in week 52 om 4 mg eenmaal daags voort te zetten of de dosis te verlagen tot 2 mg eenmaal daags. Van de patiënten die de dosis verlaagden tot 2 mg, had 37% een IGA 0, 1 of 2 respons en 52% had een EASI-75 respons in week 200. 47% van de patiënten in deze groep had een Jeuk-NRS ≥ 4-punts verbetering in week 52, en 40% had deze verbetering in week 68. Het percentage patiënten met een terugval (IGA ≥ 3) was lager in de subgroep van patiënten met een gezonde huid of bijna gezonde huid (IGA 0 of 1) bij aanvang van de dosisverlaging. Van de patiënten die een terugval kregen (IGA ≥ 3) na dosisverlaging, kreeg de meerderheid van de patiënten de ziekte weer onder controle na herbehandeling met baricitinib 4 mg.
Kwaliteit van leven/Patiëntgerapporteerde uitkomsten bij atopische dermatitis
In beide monotherapiestudies (BREEZE-AD1 en BREEZE-AD2) en in de studie met gelijktijdig TCS (BREEZE-AD7) zorgde baricitinib 4 mg op week 16 in vergelijking met placebo voor een significante verbetering van de patiëntgerapporteerde uitkomsten, waaronder jeuk volgens de NRS, slaap (ADSS), pijn op de huid (NRS voor pijn op de huid), kwaliteit van leven (DLQI) en verschijnselen van angst en depressie (HADS), die niet waren gecorrigeerd voor multipliciteit (zie tabel 7).
Tabel 7. Resultaten van kwaliteit van leven/patiëntgerapporteerde uitkomsten van monotherapie met baricitinib en baricitinib in combinatie met TCS op week 16 (FAS)a
| Monotherapie | Combinatie met TCS | ||||||||
| Studie | BREEZE-AD1 | BREEZE-AD2 | BREEZE-AD7e | ||||||
| Behandelgroep | PBO | BARI 2 mg | BARI 4 mg | PBO | BARI 2 mg | BARI 4 mg | PBO + TCS | BARI 2 mg + TCS | BARI 4 mg + TCS |
| N | 249 | 123 | 125 | 244 | 123 | 123 | 109 | 109 | 111 |
ADSS onder-deel 2 ≥ 2 punten verbetering, % respondersc,d | 12,8 | 11,4 | 32,7* | 8,0 | 19,6 | 24,4* | 30,6 | 61,5* | 66,7* |
| Gemiddelde verandering in NRS voor pijn op de huid (SF)b | -0,84 (0,24) | -1,58 (0,29) | -1,93** (0,26) | -0,86 (0,26) | -2,61** (0,30) | -2,49** (0,28) | -2,06 (0,23) | -3,22* (0,22) | -3,73* (0,23) |
| Gemiddelde verandering in DLQI (SF)b | -2,46 (0,57) | -4,30* (0,68) | -6,76* (0,60) | -3,35 (0,62) | -7,44* (0,71) | -7,56* (0,66) | -5,58 (0,61) | -7,50* (0,58) | -8,89* (0,58) |
| Gemiddelde verandering in HADS (SF)b | -1,22 (0,48) | -3,22* (0,58) | -3,56* (0,52) | -1,25 (0,57) | -2,82 (0,66) | -3,71* (0,62) | -3,18 (0,56) | -4,75* (0,54) | -5,12* (0,54) |
BARI = baricitinib; PBO = placebo
*statistisch significant vs. placebo zonder aanpassing voor multipliciteit; ** statistisch significant vs. placebo met aanpassing voor multipliciteit.
a Volledige analyseset (FAS) inclusief alle gerandomiseerde patiënten.
b Getoonde resultaten zijn de kleinste kwadraten van de gemiddelde verandering t.o.v. baseline (SF). Verzamelde gegevens na rescuebehandeling of na permanent stopzetten van het geneesmiddel werden beschouwd als ontbrekend. De gemiddelden van de kleinste kwadraten zijn afkomstig uit analyses volgens de MMRM-methode (Mixed Model with Repeated Measures – gemengd model met herhaalde metingen).
c ADSS onderdeel 2: aantal keer wakker worden tijdens de nacht als gevolg van jeuk d Non-Responder Imputation: patiënten die een rescuebehandeling ontvingen of met ontbrekende gegevens werden beschouwd als non-responders. Getoonde resultaten in de subgroepen van patiënten die voor evaluatie in aanmerking kwamen (patiënten met ADSS-onderdeel 2 ≥ 2 op baseline). e Alle patiënten kregen gelijktijdig topicale corticosteroïden en mochten topicale calcineurineremmers gebruiken.
Klinische respons bij patiënten met ervaring of met een contra-indicatie voor behandeling met ciclosporine (BREEZE-AD4-studie)
In totaal werden 463 patiënten geïncludeerd die eerder faalden op oraal ciclosporine (n = 173) of dit niet verdroegen (n = 75) of die een contra-indicatie voor ciclosporine hadden (n = 126). Het primaire
| eindpunt was het aantal patiënten die EASI-75 bereikte op week 16. De primaire en sommige van de | ||||
| meest belangrijke secundaire eindpunten op week 16 zijn samengevat in tabel 8. | ||||
| Tabel 8: Werkzaamheid van baricitinib in combinatie met TCSa op week 16 in BREEZE-AD4 | ||||
| (FAS)b | ||||
| Onderzoek | BREEZE-AD4 | |||
| Behandelgroep | PBOa | BARI 2 mga | BARI 4 mga | |
| N | 93 | 185 | 92 | |
| EASI-75, % respondersc | 17,2 | 27,6 | 31,5** | |
| IGA 0 of 1, % respondersc, e | 9,7 | 15,1 | 21,7* | |
| Jeuk volgens de NRS (≥ 4 punten verbetering), % respondersc, f | 8,2 | 22,9* | 38,2** | |
| Gemiddelde verandering in DLQI (SF)d | -4,95 (0,752) | -6,57 (0,494) | -7,95* (0,705) | |
BARI = baricitinib, PBO = placebo
*statistisch significant vs. placebo zonder aanpassing voor multipliciteit; ** statistisch significant vs. placebo met aanpassing voor multipliciteit.
a Alle patiënten kregen gelijktijdig therapie met topicale corticosteroïden en de patiënten mochten topicale calcineurineremmers gebruiken.
b Volledige analyseset (FAS) betreft alle gerandomiseerde patiënten.
c Non-Responder Imputation: patiënten die een rescuebehandeling ontvingen of met ontbrekende gegevens werden beschouwd als non-responders.
d Verzamelde gegevens na rescuebehandeling of na permanent stopzetten van het geneesmiddel werden beschouwd als ontbrekend. De gemiddelden van de kleinste kwadraten zijn afkomstig uit analyses volgens de MMRM-methode (Mixed Model with Repeated Measures – gemengd model met herhaalde metingen).
e Een responder werd gedefinieerd als een patiënt met IGA 0 of 1 (“schoon” of “bijna schoon”) met een vermindering van ≥ 2 punten op een 0-4 IGA-schaal
f Getoonde resultaten in subsets patiënten die in aanmerking komen voor evaluatie (patiënten met jeuk ≥ 4 op baseline, volgens de NRS).
Volwassenen met alopecia areata
De werkzaamheid en veiligheid van eenmaal daags baricitinib werden beoordeeld in één adaptieve fase II/III-studie (BRAVE-AA1) en één fase III-studie (BRAVE-AA2). Het fase III-gedeelte van de BRAVE-AA1-studie en de fase III BRAVE-AA2-studie waren gerandomiseerde, dubbelblinde, placebogecontroleerde studies van 36 weken met verlengingsperiodes tot 200 weken. In beide fase III-studies werden patiënten gerandomiseerd naar placebo, 2 mg of 4 mg baricitinib, in een verhouding van 2:2:3. Patiënten die in aanmerking kwamen waren volwassen mannen in de leeftijd van 18 jaar tot 60 jaar, en volwassen vrouwen in de leeftijd van 18 jaar tot 70 jaar, met een huidige episode van ernstige alopecia areata (haarverlies omvat ≥ 50% van de hoofdhuid) van langer dan 6 maanden. Patiënten met een huidige episode van langer dan 8 jaar kwamen niet in aanmerking, tenzij er de afgelopen 8 jaar episoden van hernieuwde haargroei waren waargenomen op de aangetaste delen van de hoofdhuid. De enige toegestane gelijktijdige behandelingen voor alopecia areata, mits gegeven met een stabiele dosis bij de start van de studie, waren finasteride (of andere 5-alfa-reductaseremmers), oraal of topicaal minoxidil en bimatoprost oogdruppels voor wimpers.
Het primaire eindpunt dat beoordeeld werd in beide studies was het percentage proefpersonen dat in week 36 een SALT-score (Severity of Alopecia Tool) van ≤ 20 (80% of meer hoofdhuidbedekking met haar) bereikte. Tevens beoordeelde de arts in beide studies het haarverlies van de wenkbrauwen en wimpers, met behulp van een 4-puntsschaal (ClinRO Measure for Eyebrow Hair Loss™, ClinRO Measure for Eyelash Hair Loss™).
Baselinekarakteristieken
Aan het fase III-gedeelte van de BRAVE-AA1-studie en de fase III BRAVE-AA2-studie namen 1200 volwassen patiënten deel. Over alle behandelingsgroepen was de gemiddelde leeftijd 37,5 jaar, 61% van de patiënten was vrouw. De gemiddelde duur van alopecia areata vanaf de eerste manifestatie en de gemiddelde duur van de huidige episode van haarverlies waren respectievelijk 12,2 en 3,9 jaar. De mediane SALT-score in beide studies was 96 (dit komt overeen met 96% haarverlies op de hoofdhuid) en bij ongeveer 44% van de patiënten werd alopecia universalis gemeld. In beide studies had 69% van de patiënten bij baseline significant of volledig haarverlies van de wenkbrauwen en 58% had significant of volledig haarverlies van de wimpers, zoals gemeten met ClinRO Measures for Eyebrow and Eyelash Hair Loss scores van 2 of 3. Ongeveer 90% van de patiënten kreeg ten minste één behandeling voor alopecia areata op een bepaald moment vóór deelname aan de studies, en 50% van de patiënten kreeg ten minste één systemisch immunosuppressivum. Bij slechts 4,3% van de patiënten werd gelijktijdig gebruik van toegestane behandelingen van alopecia areata tijdens de studies gemeld.
Klinische respons
In beide onderzoeken bereikte in vergelijking met placebo een significant groter percentage van de patiënten die gerandomiseerd waren naar baricitinib 4 mg eenmaal daags, een SALT ≤ 20 in week 36, en deze respons startte al vanaf week 8 in de BRAVE-AA1-studie en vanaf week 12 in de BRAVE-AA2-studie. Consistente werkzaamheid werd waargenomen bij de meeste secundaire eindpunten (tabel 9). Figuur 2 toont het percentage patiënten dat SALT ≤ 20 bereikte tot week 36.
De effecten van de behandeling in subgroepen (geslacht, leeftijd, gewicht, eGFR, ras, geografische regio, ernst van de ziekte, huidige duur van alopecia areata-episode) kwamen overeen met de resultaten in de algehele onderzoekspopulatie op week 36.
Tabel 9. Werkzaamheid van baricitinib tot en met week 36 voor samengevoegde studies (samengevoegde week 36 werkzaamheidspopulatiea)
| BRAVE-AA1 (fase III-gedeelte van een fase II/III-studie) en BRAVE-AA2 (fase III-studie) samengevoegde gegevens* | |||
| Placebo N = 345 | Baricitinib 2 mg N = 340 | Baricitinib 4 mg N = 515 | |
| SALT ≤ 20 op week 36 | 4,1 % | 19,7 %** | 34,0 %** |
| SALT ≤ 20 op week 24 | 3,2 % | 11.2 % | 27.4 %** |
| ClinRO Measure for Eyebrow Hair Loss-scores van 0 of 1 op week 36 met een verbetering van ≥ 2 punten ten opzichte van baselineb | 3,8 % | 15,8 % | 33,0 %** |
ClinRO Measure for Eyelash Hair Loss-scores van 0 of 1 op week 36 met een verbetering van ≥ 2 punten ten opzichte van baselineb | 4,3 % | 12,0 % | 33,9 %** |
Verandering in Skindex-16 aangepast voor alopecia areata op het gebied van emoties, gemiddelde (SF)c | -11,33 (1,768) | -19,89 (1,788) | -23,81 (1,488) |
Verandering in Skindex-16 aangepast voor alopecia areata op het gebied van functioneren, gemiddeld (SF)c | -9,26 (1,605) | -13,68 (1,623) | -16,93 (1,349) |
ClinRO = clinician-reported outcome; SF = standaardfout
a Samengevoegde week 36-populatie met betrekking tot de werkzaamheid: alle patiënten die deelnamen aan het fase III-gedeelte van de BRAVE-AA1-studie en aan studie BRAVE-AA2. * De resultaten van de samengevoegde analyse zijn in lijn met die van de individuele studies ** Statistisch significant met aanpassing voor multipliciteit in het grafische testschema binnen elke afzonderlijke studie.
b Patiënten met een score van ≥ 2 voor ClinRO Measure for Eyebrow Hair Loss bij baseline: 236 (placebo), 240 (baricitinib 2 mg), 349 (baricitinib 4 mg). Patiënten met een score van ≥ 2 voor de ClinRO Measure for Eyelash Hair Loss bij baseline: 186 (placebo), 200 (baricitinib 2 mg), 307 (baricitinib 4 mg). Beide ClinRO-meetinstrumenten maken gebruik van 4-punts responsschaal met een spreiding van 0, duidend op geen haarverlies, tot 3, duidend op geen noemenswaardig wenkbrauw-/wimperhaar.
c Monstergroottes voor analyse op Skindex-16 aangepast voor alopecia areata in week 36 zijn n = 256 (placebo), 249 (baricitinib 2 mg), 392 (baricitinib 4 mg).
Figuur 2: Percentage patiënten met SALT ≤ 20 tot en met week 36
**p-waarde voor baricitinib versus placebo ≤ 0,01; ***p-waarde voor baricitinib versus placebo ≤ 0,001.
Werkzaamheid tot week 52
Het percentage met baricitinib behandelde patiënten dat een SALT ≤ 20 bereikte, bleef stijgen na week 36 tot 39,0% van de patiënten die baricitinib 4 mg kregen in week 52. In de subpopulaties naar de ernst van de ziekte bij baseline en de duur van de episode kwamen de resultaten op week 52 overeen met de resultaten waargenomen op week 36 en met de resultaten in de totale studiepopulatie.
Behoud van respons
Behoud van respons werd geëvalueerd bij 205 patiënten uit de BRAVE-AA1-studie en de BRAVE-AA2-studie die in week 52 SALT ≤ 20 hadden bereikt en die baricitinib 4 mg of 2 mg bleven gebruiken. Uit de resultaten blijkt dat bij de meerderheid van de patiënten die baricitinib 4 mg en baricitinib 2 mg bleven gebruiken, de respons behouden bleef gedurende ongeveer 4 jaar behandeling (200 weken).
Substudie naar het verlagen van de dosering
In de BRAVE-AA2-studie werden 95 patiënten die baricitinib 4 mg eenmaal daags sinds de initiële randomisatie hadden gekregen en SALT ≤ 20 bereikten in week 52, opnieuw dubbelblind gerandomiseerd naar voortzetting van 4 mg eenmaal daags of verlaging van de dosering naar 2 mg eenmaal daags. Van de 47 patiënten bij wie de dosis werd verlaagd naar 2 mg, bleef bij 51% de respons behouden gedurende ongeveer 3 jaar behandeling (152 weken) en bleef bij 38% de respons behouden gedurende 4 jaar behandeling (200 weken). Van de 17 patiënten bij wie het behandelingsvoordeel na de dosisverlaging verdween, vertoonden 12 (71%) opnieuw een klinische respons na herbehandeling met 4 mg baricitinib.
Juveniele idiopathische artritis
Het klinische ontwikkelingsprogramma voor baricitinib voor juveniele idiopathische artritis bestond uit één voltooid fase III-hoofdonderzoek (JUVE-BASIS) en één lopend langdurig open-label veiligheid verlengingsonderzoek (JUVE-X).
JUVE-BASIS was een dubbelblind, gerandomiseerd terugtrekkingsonderzoek (double-blind randomised withdrawal, DBW) met placebo controle tot 44 weken. In het onderzoek werd de werkzaamheid en veiligheid van baricitinib geëvalueerd dat eenmaal daags werd toegediend aan patiënten van 2 jaar tot 18 jaar met juveniele idiopathische artritis en die onvoldoende hadden 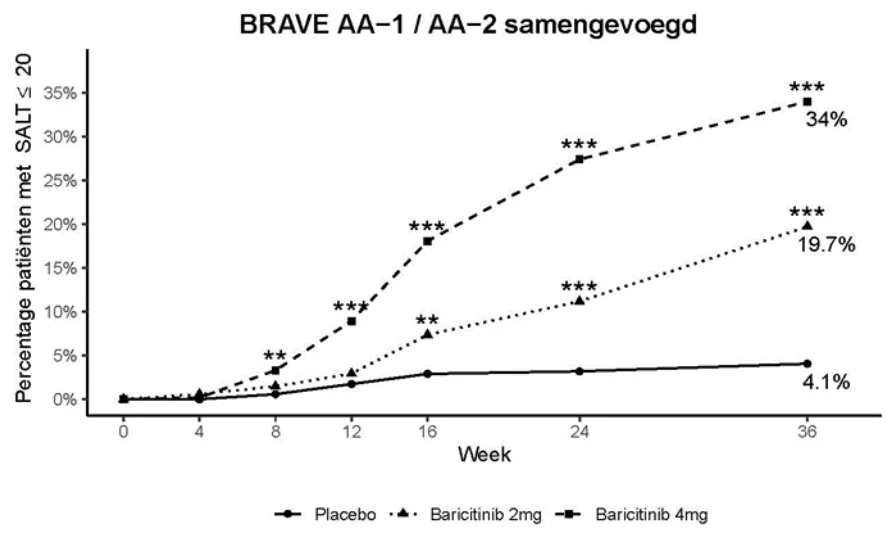 gereageerd op of intolerantie hadden voor behandeling met ten minste 1 conventionele synthetische of biologische DMARD. Het betrof patiënten met polyarticulaire juveniele idiopathische artritis (reumafactor-positief of reumafactor-negatief), juveniele idiopathische artritis met uitgebreid oligoarticulair beloop, enthesitis-gerelateerde juveniele idiopathische artritis en juveniele artritis psoriatica zoals gedefinieerd door de criteria van de International League of Associations for Rheumatology (ILAR). Patiënten die deelnamen aan JUVE-BASIS kwamen in aanmerking voor deelname aan onderzoek JUVE-X.
In JUVE-BASIS kregen patiënten open-label eenmaal daags baricitinib gedurende ongeveer 12 weken vanaf baseline. Patiënten van 2 tot 9 jaar kregen dagelijks 2 mg en patiënten van 9 tot 18 jaar kregen dagelijks 4 mg, om een equivalente blootstelling te bereiken aan een dosis van 4 mg bij volwassenen. In week 12 werd de respons op de behandeling voor elke patiënt beoordeeld (gebaseerd op PedACR30-criteria). Patiënten die ten minste een PedACR30-respons bereikten, werden gerandomiseerd (verhouding 1:1) om placebo te krijgen of dezelfde dosis baricitinib te blijven gebruiken in de dubbelblinde, placebogecontroleerde fase van 32 weken. Patiënten die PedACR30 niet bereikten, kregen de mogelijkheid om geïncludeerd te worden in het JUVE-X onderzoek.
Het primaire eindpunt van de werkzaamheid van JUVE-BASIS was de tijd tot opflakkering van de ziekte vanaf de start van de DBW-periode tot het einde van de DBW-periode.
Baselinekarakteristieken
In totaal zijn 220 patiënten geïncludeerd in het JUVE-BASIS onderzoek. Van deze patiënten kwamen 163 (74,4%) patiënten in aanmerking om in de DBW-periode te worden gerandomiseerd naar baricitinib (n=82) of placebo (n=81). Er waren 144 patiënten met polyarticulaire juveniele idiopathische artritis, 16 patiënten met uitgebreid oligoarticulaire juveniele idiopathische artritis, 50 patiënten met enthesitis-gerelateerde juveniele idiopathische artritis en 10 patiënten met juveniele artritis psoriatica.
In JUVE-BASIS was de gemiddelde leeftijd 13 jaar (standaarddeviatie 3,0) en was 69,1% vrouw. Het aantal patiënten per leeftijdsgroep was als volgt: 2 tot <6 jaar: n=6; 6 tot <9 jaar: n=9; 9 tot <12 jaar: n=30; en 12 tot <18 jaar: n=175.
De gemiddelde tijd sinds de diagnose van juveniele idiopathische artritis, die door alle patiënten in het onderzoek werd gerapporteerd, was 4 jaar. Het gelijktijdig gebruik van andere therapieën was gelijk in alle behandelingsgroepen in de DBW-periode (de meest voorkomende gelijktijdige csDMARD's waren MTX, sulfasalazine en leflunomide). In totaal gebruikten 127 (57,7%) patiënten MTX bij baseline.
Klinische respons
In JUVE-BASIS had de groep met patiënten die met baricitinib waren behandeld een significant langere tijd tot opflakkering van de ziekte in vergelijking met degenen die placebo kregen (figuur 3). Bovendien bereikten meer patiënten die met baricitinib waren behandeld een PedACR-waarde van 30/50/70/90/100 gedurende de DBW-periode in vergelijking met placebo.
Figuur 3. Tijd tot opflakkering van de ziekte tijdens de DBW-periode
BI = betrouwbaarheidsinterval, HR = risicoverhouding (hazard ratio), NVT = niet van toepassing. *a HR – gestratificeerd naar juveniele idiopathische artritiscategorieën (polyarticulaire en uitgebreid oligoarticulaire versus enthesitis-gerelateerde artritis en juveniele artritis psoriatica). *b p-waarde is van logrank-test gestratificeerd naar juveniele idiopathische artritiscategorieën (polyarticulaire en uitgebreid oligoarticulaire versus enthesitis-gerelateerde artritis en juveniele artritis psoriatica).
Tijd tot opflakkering van de ziekte en resultaten van de PedACR-score waren over het algemeen consistent voor alle subtypes van juveniele idiopathische artritis en achtergrondkenmerken (inclusief leeftijd, geografie, gewicht, eerder gebruik van biologische middelen, gelijktijdig gebruik van MTX of corticosteroïden) en waren consistent met die voor de algehele onderzoekspopulatie.
Pediatrische atopische dermatitis
De werkzaamheid en veiligheid van baricitinib in combinatie met TCS werden onderzocht in een enkele fase III-gerandomiseerde, dubbelblinde, placebogecontroleerde studie van 16 weken (BREEZE-AD-PEDS). In de studie werden 483 patiënten geïncludeerd met matige tot ernstige atopische dermatitis, vastgesteld volgens een IGA-score ≥ 3, een EASI-score ≥ 16 en waarbij ≥ 10% van het BSA betrokken was. Patiënten die in aanmerking kwamen, waren tussen 2 en 18 jaar en hadden eerder een ontoereikende respons of verdroegen topicale geneesmiddelen niet en kwamen in aanmerking voor systemische therapie. Alle patiënten kregen gelijktijdig topicale corticosteroïden met lage of gemiddelde sterkte voorgeschreven en patiënten mochten tijdens het onderzoek topicale calcineurineremmers gebruiken. Patiënten werden gerandomiseerd naar placebo of baricitinib met lage, gemiddelde of hoge dosis getest (resulterend in equivalente blootstelling aan respectievelijk 1 mg, 2 mg of 4 mg bij volwassen AD-patiënten) in een verhouding van 1:1:1:1. De studie bevat een lopende langdurige verlenging tot 4 jaar.
Baselinekarakteristieken
Over alle behandelingsgroepen was 76% Kaukasisch, 15% Aziatisch en 3% negroïde, 50% was vrouw en de gemiddelde leeftijd was 12 jaar waarvan 72% ten minste 10 jaar en 28% jonger dan 10 jaar. Patiënten van 6 jaar en jonger vormden 14% van de populatie (6 jaar [N=28], 5 jaar [N=11], 4 jaar [N=16], 3 jaar [N=8], 2 jaar [N=5]). In deze studie had 38% van de patiënten een IGA op baseline van 4 (ernstige atopische dermatitis), en had 42% van de patiënten eerder systemische behandeling tegen atopische dermatitis gekregen. De EASI-score op baseline liep uiteen van 12,2 tot 70,8, het 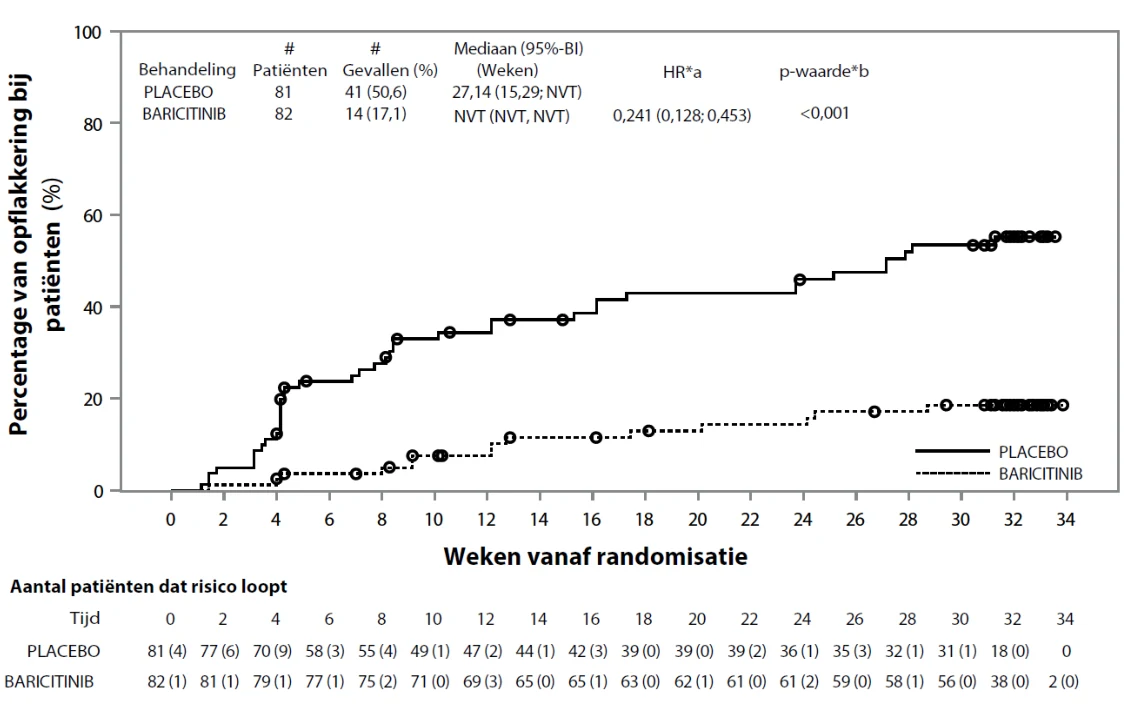 gemiddelde over een week op baseline van de Itch Numerical Rating Scale (NRS) bij patiënten van ten minste 10 jaar oud was 5,5 (SD = 2,6).
Klinische respons
Een statistisch significant hoger percentage patiënten gerandomiseerd naar de dosering equivalent aan baricitinib 4 mg bereikte op week 16, in vergelijking met placebo, een IGA-respons van 0 of 1 (primaire uitkomstmaat), EASI 75, of een verbetering van jeuk van ≥ 4 punten volgens de NRS (tabel 10). Figuur 4 toont het tijdsverloop van het bereiken van IGA 0 of 1.
De effecten van de behandeling in de subgroepen (gewicht, leeftijd, geslacht, ras, ernst van de ziekte en eerdere behandeling met inbegrip van immunosuppressiva) waren consistent met de resultaten in de algehele studiepopulatie.
Tabel 10. Werkzaamheid van baricitinib bij pediatrische patiënten op week 16a
| Studie | BREEZE-AD-PEDS | |
| Behandelgroep | PBO | BARI 4 mg equivalent |
| N | 122 | 120 |
| IGA 0 of 1, % respondersb,c | 16,4 | 41,7** |
EASI-75, % respondersc | 32,0 | 52,5** |
Jeuk NRS (≥4 punten verbetering), % responders c,d | 16,4 | 35,5** |
BARI = baricitinib; PBO = placebo
** statistisch significant vs. placebo met aanpassing voor multipliciteit
a Intent to Treat (ITT)-populatie (alle gerandomiseerde patiënten)
b Een responder was gedefinieerd als een patiënt met IGA 0 of 1 (“schoon” of “bijna schoon”) met een reductie van ≥ 2 punten op de 0-4 IGA-schaal.
c Non-Responder Imputation: patiënten die een rescuebehandeling ontvingen of met ontbrekende gegevens werden beschouwd als non-responders.
d Getoonde resultaten in de subgroepen van patiënten die voor evaluatie in aanmerking kwamen (patiënten van ≥ 10 jaar met jeuk ≥ 4 volgens NRS op baseline, BARI 4 mg equivalent N=62; placebo, N = 55).
Figuur 4. Tijdsverloop voor het bereiken van IGA 0 of 1 met ≥ 2 punten verbetering bij pediatrische patiënten tot en met week 16
BARI=baricitinib; NRI=non-responder imputation; PBO=placebo* p< 0,05; ** p< 0,01; *** p< 0,001 vs. PBO (nominale p-waarde; logistische regressieanalyse); † Statistisch significant met aanpassing voor multipliciteit.
Een significant hoger percentage patiënten gerandomiseerd naar de dosis equivalent aan baricitinib 4 mg bereikte al op week 4, in vergelijking met placebo, een verbetering van jeuk ≥ 4 punten volgens de NRS (gecorrigeerd voor multipliciteit).
De behoefte aan gelijktijdig gebruik van TCS werd verminderd, zoals aangetoond door een mediane afname van de hoeveelheid TCS in grammen voor de dosis equivalent aan baricitinib 4 mg versus placebo gedurende 16 weken, en een hoger mediaan aantal TCS-vrije dagen voor de dosis equivalent aan baricitinib 4 mg (25 dagen) versus placebo (11 dagen) gedurende 16 weken.
Adolescenten met alopecia areata
De werkzaamheid en veiligheid van eenmaal daags baricitinib werden beoordeeld in één dubbelblinde, gerandomiseerde, placebogecontroleerde fase III-studie van 36 weken (BRAVE-AA-PEDS). Patiënten werden gerandomiseerd naar placebo, 2 mg of 4 mg baricitinib, in een verhouding van 1:1:1. Patiënten die in aanmerking kwamen waren adolescenten van 12 tot 18 jaar, met een gewicht van 30 kg of meer, met een huidige episode van ernstige alopecia areata (haarverlies omvat ≥ 50% van de hoofdhuid) van langer dan 6 maanden. Patiënten met een huidige episode van langer dan 8 jaar kwamen niet in aanmerking, tenzij er in de afgelopen 8 jaar episoden van hernieuwde haargroei waren waargenomen op de aangetaste delen van de hoofdhuid. De enige toegestane gelijktijdige behandelingen voor alopecia areata, mits gegeven met een stabiele dosis bij de start van de studie, waren oraal of topicaal minoxidil en bimatoprost oogdruppels voor wimpers. De studie bevat een lopende langdurige verlenging tot 2 jaar.
Het primaire eindpunt van de studie was het percentage proefpersonen dat in week 36 een SALT-score (Severity of Alopecia Tool) van ≤ 20 (80% of meer hoofdhuidbedekking met haar) bereikte. Tevens beoordeelde de arts in de studie het haarverlies van de wenkbrauwen en wimpers, met behulp van een 4-puntsschaal (ClinRO Measure for Eyebrow Hair Loss™, ClinRO Measure for Eyelash Hair Loss™).
Baselinekarakteristieken
Aan het placebogecontroleerde gedeelte voor adolescenten van de BRAVE-AA-PEDS-studie namen 257 adolescente patiënten deel. Over alle behandelingsgroepen was de gemiddelde leeftijd 14,7 jaar en was 49% van de patiënten vrouw. De gemiddelde duur van alopecia areata vanaf de eerste manifestatie en de gemiddelde duur van de huidige episode van haarverlies waren respectievelijk 6,4 en 3,2 jaar. De mediane SALT-score was 100 (dit komt overeen met 100% haarverlies op de hoofdhuid) en bij 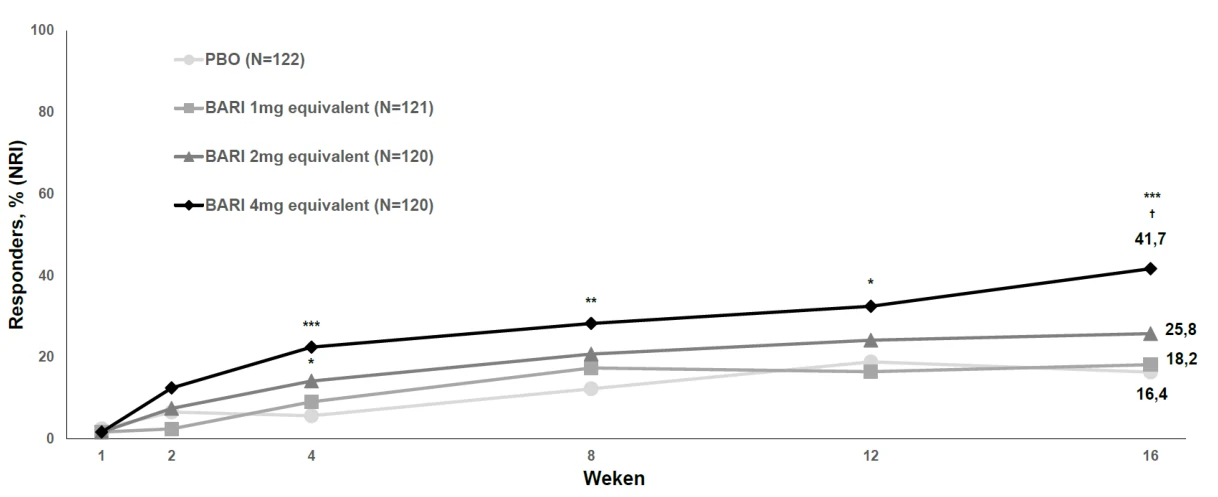 ongeveer 54% van de patiënten werd alopecia universalis gemeld. Van de patiënten had 65% bij baseline significant of volledig haarverlies van de wenkbrauwen en 57% had significant of volledig haarverlies van de wimpers, zoals gemeten met ClinRO Measures for Eyebrow and Eyelash Hair Loss scores van 2 of 3. Alle patiënten hadden op een bepaald moment vóór deelname aan de studie ten minste één behandeling voor alopecia areata ontvangen, en 52% van de patiënten kreeg ten minste één systemische behandeling. Bij slechts 3,1% van de patiënten werd gelijktijdig gebruik van toegestane behandelingen van alopecia areata tijdens de studie gemeld.
Klinische respons
Een significant groter percentage van de patiënten die gerandomiseerd waren naar baricitinib 4 mg eenmaal daags, bereikte een SALT ≤ 20 in week 36, in vergelijking met placebo, en deze respons startte al vanaf week 12. Consistente werkzaamheid van baricitinib 4 mg werd waargenomen in alle belangrijke secundaire eindpunten (tabel 11), numeriek ondersteund door de meerderheid van de secundaire eindpunten, waaronder door artsen en patiënt gerapporteerde uitkomsten. Figuur 5 toont het percentage patiënten dat SALT ≤ 20 bereikte tot week 36.
De effecten van de behandeling in subgroepen (geslacht, ras, geografische regio, ernst van de ziekte, huidige duur van de alopecia areata-episode) kwamen overeen met de resultaten in de algehele onderzoekspopulatie op week 36.
Tabel 11. Werkzaamheid van baricitinib bij adolescente patiënten tot en met week 36
| BRAVE-AA-PEDS | |||
| placebo N = 88 | baricitinib 2 mg N = 84 | baricitinib 4 mg N = 85 | |
| SALT ≤ 20 op week 36 | 4,5% | 27,4%** | 42,4%** |
| SALT ≤ 20 op week 24 | 3,4% | 16,7%** | 31,8%** |
| SALT ≤ 10 op week 36 | 2,3% | 21,4%** | 36,5%** |
| ClinRO Measure for Eyebrow Hair Loss van 0 of 1 op week 36 met een verbetering van ≥ 2 punten ten opzichte van baselinea | 0% | 24,1%* | 50,0%* |
| ClinRO Measure for Eyelash Hair Loss van 0 of 1 op week 36 met een verbetering van ≥ 2 punten ten opzichte van baselinea | 14,0% | 25,5% | 42,9%* |
| Verandering in Skindex-16 aangepast voor alopecia areata op het gebied van emoties, LSM (SF)b | -3,98 (2,63) | -12,87 (2,55)* | -18,22 (2,60)* |
ClinRO = clinician-reported outcome; LSM = least square mean; SF = standaardfout * Statistisch significant versus placebo zonder aanpassing voor multipliciteit. ** Statistisch significant versus placebo met aanpassing voor multipliciteit.
a Patiënten met een score van ≥ 2 voor ClinRO Measure for Eyebrow Hair Loss bij baseline: 60 (placebo), 54 (baricitinib 2 mg), 54 (baricitinib 4 mg). Patiënten met een score van ≥ 2 voor de ClinRO Measure for Eyelash Hair Loss bij baseline: 50 (placebo), 47 (baricitinib 2 mg), 49 (baricitinib 4 mg). Beide ClinRO-meetinstrumenten maken gebruik van 4-punts responsschaal met een spreiding van 0, duidend op geen haarverlies, tot 3, duidend op geen noemenswaardig wenkbrauw-/wimperhaar.
b Monstergroottes voor analyse op Skindex-16 aangepast voor alopecia areata in week 36 zijn n = 87 (placebo), 84 (baricitinib 2 mg), 85 (baricitinib 4 mg).
Figuur 5: Percentage adolescente patiënten met SALT ≤ 20 tot en met week 36
**p-waarde voor baricitinib versus placebo ≤ 0,05; **p-waarde voor baricitinib versus placebo ≤ 0,01 ***p-waarde voor baricitinib versus placebo ≤ 0,001.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met baricitinib in een of meerdere subgroepen van pediatrische patiënten met chronische idiopathische artritis en alopecia areata (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
De werkzaamheid van baricitinib tot maximaal 12 mg/dag werd onderzocht bij 71 patiënten met CANDLE (chronische atypische neutrofiele dermatose met lipodystrofie en verhoogde temperatuur, n=10), CANDLE-gerelateerde aandoeningen (CANDLE RC, related conditions, n=9), SAVI (stimulator van vasculopathie geassocieerd met interferon-gen met aanvang tijdens de zuigelingentijd, n=8), juveniele dermatomyositis (JDM, n=5) en het syndroom van Aicardi Goutières (AGS, n=39). Het totale aantal patiëntjaren van blootstelling (PYE, patient-years of exposure) was 251. Vanwege methodologische tekortkomingen kon er geen definitieve conclusie worden getrokken over de werkzaamheid van baricitinib bij deze patiënten. Hoewel de veiligheidspatronen overeenkomsten vertoonden met de indicaties voor volwassenen, waren de frequenties van bijwerkingen over het algemeen hoger. Er werden drie sterfgevallen waargenomen in de AGS-populatie. Het is onduidelijk of deze sterfgevallen verband hielden met de behandeling met baricitinib.
De werkzaamheid en veiligheid van baricitinib werden geëvalueerd bij 29 patiënten in de leeftijd van 2 tot < 18 jaar met actieve JIA-geassocieerde uveïtis of chronische anterieure antilichaampositieve uveïtis. MTX IR (n = 10), werden toegewezen aan baricitinib (n = 5) of adalimumab (n = 5); bDMARD IR (n = 19), werden allemaal toegewezen aan baricitinib. Patiënten van 2 tot < 9 jaar werden behandeld met een dosering van 2 mg baricitinib eenmaal daags en patiënten van 9 tot < 18 jaar werden behandeld met een dosering van 4 mg baricitinib eenmaal daags. De dosering van adalimumab was 20 mg (indien < 30 kg) of 40 mg (indien ≥ 30 kg) eenmaal per twee weken. 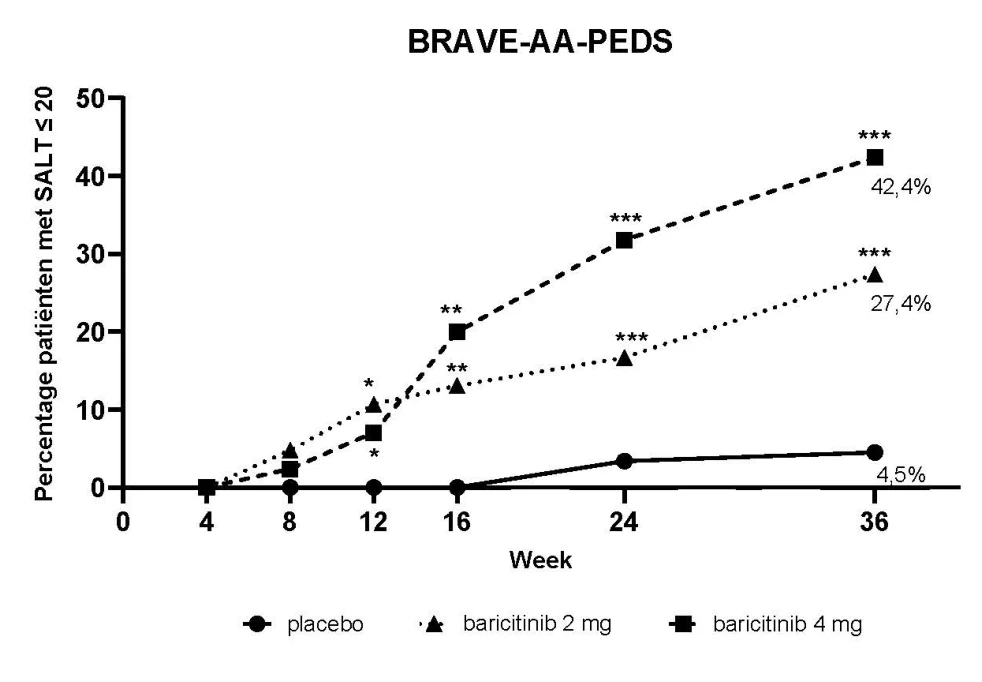
Het primaire eindpunt was het percentage patiënten met een afname van 2 stappen in het ontstekingsniveau (cellen in de voorste oogkamer) volgens de criteria van SUN (standaardisatie van uveïtisnomenclatuur) of tot en met week 24 een daling tot nul, in het oog dat bij aanvang het zwaarst was aangetast. Acht (33,3%) patiënten reageerden op baricitinib (7 bDMARD-IR en 1 MTX-IR), maar het responspercentage tussen de twee cohorten vertoonde geen statistische significantie.
5.2 Farmacokinetische eigenschappen
Na orale toediening van baricitinib werd in het therapeutische doseringsbereik een dosisproportionele verhoging van de systemische blootstelling waargenomen. De farmacokinetiek van baricitinib is lineair in de tijd.
Absorptie
Na orale toediening wordt baricitinib snel geabsorbeerd met een mediane tmax van ongeveer 1 uur (bereik 0,5 - 3,0 u) en een absolute biologische beschikbaarheid van ongeveer 79% (CV = 3,94%). Farmacokinetisch onderzoek heeft aangetoond dat de baricitinib tabletten en suspensie voor oraal gebruik bio-equivalent zijn op basis van AUC en Cmax.
Inname van voedsel met de tabletten leidde tot een verlaging van de blootstelling met maximaal 14%, een verlaging van de Cmax met maximaal 18% en een vertraging van de tmax met 0,5 uur. Het toedienen van de suspensie voor oraal gebruik met voedsel leidde ook tot een vermindering van de Cmax met 33% en een vertraagde tmax met 2 uur, in vergelijking met toediening in nuchtere toestand. Toediening bij een maaltijd ging niet gepaard met een klinisch relevant effect op de blootstelling.
Distributie
Het gemiddelde verdelingsvolume na intraveneuze infusie was 76 liter, waaruit blijkt dat baricitinib naar de weefsels wordt gedistribueerd. Baricitinib wordt voor ongeveer 50% aan plasma-eiwitten gebonden.
Biotransformatie
De metabolisering van baricitinib wordt gemedieerd door CYP3A4, waarbij voor minder dan 10% van de dosis biotransformatie is vastgesteld. In het plasma waren geen metabolieten kwantificeerbaar. In een klinisch farmacologisch onderzoek werd baricitinib overwegend als onveranderde werkzame stof uitgescheiden in de urine (69%) en feces (15%) en er werden slechts 4 minder belangrijke oxidatieve metabolieten geïdentificeerd (3 in urine; 1 in feces) die ongeveer 5% en 1% van de dosis vertegenwoordigden. In vitro is baricitinib een substraat voor CYP3A4, OAT3, Pgp, BCRP en MATE2-K, en is mogelijk een klinisch relevante remmer van de transporter OCT1 (zie rubriek 4.5). Baricitinib is bij klinisch relevante concentraties geen remmer van de transporters OAT1, OAT2, OAT3, OCT2, OATP1B1, OATP1B3, BCRP, MATE1 en MATE2-K.
Eliminatie
Renale eliminatie door glomerulaire filtratie en actieve secretie via OAT3, Pgp, BCRP en MATE2-K is het belangrijkste mechanisme voor de klaring van baricitinib. In een klinisch farmacologisch onderzoek werd ongeveer 75% van de toegediende dosis met de urine uitgescheiden, terwijl ongeveer 20% van de dosis met de feces werd uitgescheiden.
De gemiddelde schijnbare klaring (CL/F) en halfwaardetijd bij patiënten met reumatoïde artritis was respectievelijk 9,42 l/u (CV = 34,3%) en 12,5 uur (CV = 27,4%). In vergelijking met gezonde proefpersonen zijn bij proefpersonen met reumatoïde artritis de Cmax en AUC in de steady state respectievelijk 1,4 en 2,0 maal hoger.
De gemiddelde schijnbare klaring (CL/F) en halfwaardetijd bij patiënten met atopische dermatitis was respectievelijk 11,2 l/u (CV = 33,0%) en 12,9 uur (CV = 36,0%). Steady state-Cmax en AUC bij patiënten met atopische dermatitis zijn 0,8 keer van die zoals waargenomen bij reumatoïde artritis.
De gemiddelde schijnbare klaring (CL/F) en halfwaardetijd bij patiënten met alopecia areata was respectievelijk 11,0 l/u (CV = 36,0%) en 15,8 uur (CV = 35,0%). Steady state-Cmax en AUC bij patiënten met alopecia areata zijn 0,9 keer die zoals waargenomen bij reumatoïde artritis.
Nierfunctiestoornissen
De nierfunctie bleek een aanzienlijke invloed te hebben op de blootstelling aan baricitinib. De gemiddelde verhoudingen van de AUC bij patiënten met lichte en matige nierfunctiestoornis tot patiënten met een normale nierfunctie zijn respectievelijk 1,41 (90%-BI: 1,15-1,74) en 2,22 (90% BI: 1,81-2,73). De gemiddelde verhoudingen van de Cmax bij patiënten met lichte en matige nierfunctiestoornis tot patiënten met een normale nierfunctie zijn respectievelijk 1,16 (90% BI: 0,92-1,45) en 1,46 (90% BI: 1,17-1,83). Zie rubriek 4.2 voor dosisaanbevelingen.
Leverfunctiestoornissen
Er was bij patiënten met een lichte of matige leverfunctiestoornis geen klinisch relevant effect op de farmacokinetiek van baricitinib. Het gebruik van baricitinib is niet onderzocht bij patiënten met een ernstige leverfunctiestoornis.
Ouderen
Leeftijd ≥ 65 jaar of ≥ 75 jaar heeft geen invloed op de blootstelling aan baricitinib (Cmax en AUC).
Pediatrische patiënten
Farmacokinetiek bij pediatrische patiënten met juveniele idiopathische artritis De halfwaardetijd bij pediatrische patiënten van 2 tot 18 jaar was 8 tot 9 uur.
Blootstelling bij pediatrische patiënten met een gewicht < 30 kg en ≥ 30 kg: Bij patiënten < 30 kg met een gemiddelde leeftijd en bereik van 8,1 (2,0 – 16,0) jaar waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 381 u*ng/ml (76%) en 62,1 ng/ml (39%). Bij patiënten ≥ 30 kg met een gemiddelde leeftijd en bereik van 14,1 (9,0 – 17,0) waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 438 u*ng/ml (68%) en 60,7 ng/ml (30%).
Blootstelling bij pediatrische patiënten met een gewicht van 10 tot < 20 kg en 20 tot < 30 kg: Bij patiënten van 10 tot < 20 kg met een gemiddelde leeftijd en bereik van 5,1 (2,0 – 8,0) jaar waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 458 h*ng/ml (81%) en 77,6 ng/ml (38%). Bij patiënten van 20 tot < 30 kg met een gemiddelde leeftijd en bereik van 10,3 (6,0 – 16,0) waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 327 h*ng/ml (66%) en 51,2 ng/ml (22%).
Farmacokinetiek bij pediatrische patiënten met atopische dermatitis
De gemiddelde halfwaardetijd bij pediatrische patiënten van 2 tot 18 jaar was 13 tot 18 uur.
Blootstelling bij pediatrische patiënten met een gewicht van < 30 kg en ≥ 30 kg: Bij patiënten < 30 kg met een gemiddelde leeftijd en bereik van 6,4 (2,0 – 11,1) jaar waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 404 u*ng/ml (78%) en 60,4 ng/ml (28%). Bij patiënten ≥ 30 kg met een gemiddelde leeftijd en bereik van 13,5 (6,2 – 17,9) waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 529 u*ng/ml (102%) en 57,0 ng/ml (42%).
Blootstelling bij pediatrische patiënten met een gewicht van 10 tot < 20 kg en 20 tot < 30 kg: Bij patiënten van 10 tot < 20 kg met een gemiddelde leeftijd en bereik van 4,8 (2,0 – 6,9) jaar waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 467 h*ng/ml (80%) en 73,4 ng/ml (21%). Bij patiënten van 20 tot < 30 kg met een gemiddelde leeftijd en bereik van 7,5 (4,8 – 11,1), waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 363 u*ng/ml (72%) en 52,0 ng/ml (21%).
Farmacokinetiek bij adolescente patiënten met alopecia areata
De gemiddelde halfwaardetijd bij adolescente patiënten van 12 tot 18 jaar was ongeveer 10 uur.
Blootstelling bij adolescente patiënten van 12 tot 18 jaar en met een gewicht van ≥ 30 kg: Bij patiënten ≥ 30 kg met een gemiddelde leeftijd en bereik van 14,7 (12,0 – 18,0) jaar, waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 334 u*ng/ml (45%) en 52,9 ng/ml (23%).
Andere intrinsieke factoren
Lichaamsgewicht, leeftijd, geslacht, ras en etniciteit hadden geen klinisch relevant effect op de farmacokinetiek van baricitinib bij volwassen patiënten. De gemiddelde effecten van intrinsieke factoren op PK-parameters (AUC en Cmax) vielen over het algemeen binnen de PK-variabiliteit van baricitinib tussen proefpersonen. Daarom is op basis van deze patiëntfactoren geen aanpassing van de dosis nodig.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, genotoxiciteit en carcinogeen potentieel.
Bij muizen, ratten en honden werd verlaging van het aantal lymfocyten, eosinofielen en basofielen en ook lymfoïde depletie in organen/weefsels van het immuunsysteem waargenomen. Opportunistische infecties in verband met demodicose (schurft) werden bij honden waargenomen bij blootstellingen die ongeveer 7 maal hoger waren dan die bij mensen. Bij muizen, ratten en honden werd bij blootstellingen die ongeveer 6 tot 36 maal hoger waren dan die bij mensen, verlaging van de parameters voor rode bloedcellen waargenomen. Bij sommige honden en ook bij controledieren werd met lage incidentie degeneratie van de sternale groeischijf waargenomen, maar met een dosiseffectverband voor wat betreft de ernst. Het is op dit moment niet bekend of dit klinisch relevant is.
In een onderzoek naar reproductietoxicologie bij ratten en konijnen bleek baricitinib de foetale groei/het foetale gewicht te verlagen en skeletmisvormingen te veroorzaken (bij blootstellingen die respectievelijk ongeveer 10 en 39 maal hoger waren dan die bij mensen). Er werden op basis van de AUC geen foetale effecten waargenomen bij blootstellingen die 2 maal hoger waren dan die bij mensen.
In een gecombineerd onderzoek naar fertiliteit bij mannetjes/wijfjesratten verminderde baricitinib de algehele paringsprestaties (verminderde fertiliteits- en bevruchtingsindices). Bij wijfjesratten was er een verlaagd aantal corpora lutea en innestelingsplaatsen, een verhoogd pre-implantatieverlies en/of ongunstige effecten op de intra-uteriene overleving van de embryo's. Omdat er geen effecten op de spermatogenese waren (histopathologisch beoordeeld) of semen/sperma-eindpunten bij mannetjesratten, waren de verminderde algehele paringsprestaties waarschijnlijk het gevolg van deze effecten bij de wijfjes.
Baricitinib werd gevonden in de melk van zogende ratten. In een pre- en postnatale ontwikkelingsstudie werd een lager gewicht van de pups en een verlaagde postnatale overleving waargenomen bij blootstellingen die respectievelijk 4 en 21 maal hoger waren dan die bij mensen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
microkristallijne cellulose
croscarmellosenatrium
magnesiumstearaat
mannitol
Filmomhulling
ijzeroxide rood (E172)
lecithine (soja) (E322)
macrogol
poly (vinylalcohol)
talk
titaandioxide (E171)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Olumiant 1 mg filmomhulde tabletten
Polyvinylchloride/polyethyleen/polychloortrifluorethyleen – aluminium blisters in doosjes met 14 of 28 filmomhulde tabletten.
Polyvinylchloride/aluminium/georiënteerd polyamide – aluminium geperforeerde eenheidsblister in doosjes van 28 x 1 filmomhulde tabletten.
Olumiant 2 mg en 4 mg filmomhulde tabletten
Polyvinylchloride/polyethyleen/polychloortrifluorethyleen – aluminium blisters in doosjes met 14, 28, 35, 56, 84 of 98 filmomhulde tabletten.
Polyvinylchloride/aluminium/georiënteerd polyamide – aluminium geperforeerde eenheidsblister in doosjes van 28 x 1 of 84 x 1 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Voor pediatrische patiënten die niet in staat zijn hele tabletten door te slikken, kan worden overwogen de tabletten in water te dispergeren. Er mag alleen water worden gebruikt om de tablet te dispergeren. Alleen het aantal tabletten dat nodig is voor de dosis mag worden gedispergeerd.
- Plaats de hele tablet in een container met 5-10 ml water op kamertemperatuur en draai zachtjes om te dispergeren. Het kan tot 10 minuten duren voordat de tablet is opgelost in een troebele lichtroze suspensie. Er kan enige bezinking optreden.
- Nadat de tablet is gedispergeerd, draait u de container met de suspensie weer voorzichtig rond en dient u de hele suspensie onmiddellijk toe.
- Voeg 5-10 ml water op kamertemperatuur toe aan de container, draai het rond om het eventueel resterende geneesmiddel op te vangen en dien onmiddellijk toe.
De tablet gedispergeerd in water is tot 4 uur stabiel bij kamertemperatuur.
Als om welke reden dan ook niet de hele suspensie is toegediend, niet nog een tablet dispergeren en toedienen, maar wachten tot de volgende geplande dosis.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Eli Lilly Nederland B.V., Orteliuslaan 1000, 3528 BD Utrecht, Nederland.
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Olumiant 1 mg filmomhulde tabletten
EU/1/16/1170/017
EU/1/16/1170/018
EU/1/16/1170/019
Olumiant 2 mg filmomhulde tabletten
EU/1/16/1170/001
EU/1/16/1170/002
EU/1/16/1170/003
EU/1/16/1170/004
EU/1/16/1170/005
EU/1/16/1170/006
EU/1/16/1170/007
EU/1/16/1170/008
Olumiant 4 mg filmomhulde tabletten
EU/1/16/1170/009
EU/1/16/1170/010
EU/1/16/1170/011
EU/1/16/1170/012
EU/1/16/1170/013
EU/1/16/1170/014
EU/1/16/1170/015
EU/1/16/1170/016
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 februari 2017
Datum van laatste verlenging: 12 november 2021
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Olumiant 2 mg/ml suspensie voor oraal gebruik
1. NAAM VAN HET GENEESMIDDEL
Olumiant 2 mg/ml suspensie voor oraal gebruik
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml suspensie voor oraal gebruik bevat 2 mg baricitinib.
Hulpstoffen met bekend effect
Elke ml suspensie voor oraal gebruik bevat:
2,09 mg natriumbenzoaat (E211)
105 mg sorbitol (E420)
0,24 mg benzylalcohol (E1519)
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Suspensie voor oraal gebruik
Witte tot vrijwel witte, waterige suspensie.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Reumatoïde artritis
Baricitinib is geïndiceerd voor gebruik bij volwassen patiënten die onvoldoende hebben gereageerd op één of meer disease-modifying anti-rheumatic drugs (DMARD’s) of daar intolerant voor zijn voor de behandeling van matige tot ernstige reumatoïde artritis. Baricitinib kan worden gebruikt als monotherapie of in combinatie met methotrexaat (zie rubriek 4.4, 4.5 en 5.1 voor de beschikbare gegevens over andere combinaties).
Atopische dermatitis
Baricitinib is geïndiceerd voor de behandeling van matige tot ernstige atopische dermatitis bij volwassen en pediatrische patiënten van 2 jaar en ouder die in aanmerking komen voor systemische therapie.
Alopecia areata
Baricitinib is geïndiceerd voor de behandeling van ernstige alopecia areata bij volwassen en adolescente patiënten van 12 jaar en ouder (zie rubriek 5.1).
Juveniele idiopathische artritis
Baricitinib is geïndiceerd voor de behandeling van actieve juveniele idiopathische artritis bij patiënten van 2 jaar en ouder die onvoldoende hadden gereageerd op of intolerantie hebben gehad voor een of meer eerdere conventionele synthetische of biologische DMARD's:
- polyarticulaire juveniele idiopathische artritis (polyarticulaire reumafactor positief [RF+] of negatief [RF-], uitgebreid oligoarticulair),
- enthesitis-gerelateerde artritis, en
- juveniele artritis psoriatica.
Baricitinib kan worden gebruikt als monotherapie of in combinatie met methotrexaat.
4.2 Dosering en wijze van toediening
De behandeling moet worden ingesteld door artsen met ervaring in de diagnostiek en behandeling van de aandoeningen waarvoor dit geneesmiddel is geïndiceerd.
Dosering
De onderstaande tabel toont de doseringen van de suspensie voor oraal gebruik voor de gespecificeerde doseringsschema’s.
| Doseringsschema | Suspensie voor oraal gebruik |
| 2 mg | 1 ml |
| 4 mg | 2 ml |
NB: tabletten zijn beschikbaar voor patiënten die deze kunnen doorslikken.
Als om welke reden dan ook niet de hele suspensie is toegediend, wacht dan tot de volgende geplande dosis.
Reumatoïde artritis
De aanbevolen dosering baricitinib is 4 mg eenmaal daags. Een dosering van 2 mg eenmaal daags wordt aanbevolen voor patiënten met een hoger risico op veneuze trombo-embolie (VTE), ernstige ongewenste cardiovasculaire voorvallen (MACE) en maligniteiten, voor patiënten > 65 jaar en voor patiënten met een voorgeschiedenis van chronische of recidiverende infecties (zie rubriek 4.4). Een dosering van 4 mg eenmaal daags kan worden overwogen voor patiënten bij wie de ziekteactiviteit onvoldoende onder controle is met een dosering van 2 mg eenmaal daags. Een dosering van 2 mg eenmaal daags moet worden overwogen voor patiënten bij wie de ziekteactiviteit met 4 mg eenmaal daags stabiel onder controle is gekomen en die in aanmerking komen voor een verlaging van de dosering (zie rubriek 5.1).
Atopische dermatitis
Volwassenen
De aanbevolen dosering baricitinib is 4 mg eenmaal daags. Een dosering van 2 mg eenmaal daags wordt aanbevolen voor patiënten met een hoger risico op VTE, MACE en maligniteiten, voor patiënten ≥ 65 jaar en voor patiënten met een voorgeschiedenis van chronische of recidiverende infecties (zie rubriek 4.4). Een dosering van 4 mg eenmaal daags kan worden overwogen voor patiënten bij wie de ziekteactiviteit onvoldoende onder controle is met een dosering van 2 mg eenmaal daags. Een dosering van 2 mg eenmaal daags moet worden overwogen voor patiënten bij wie de ziekteactiviteit met 4 mg eenmaal daags stabiel onder controle is gekomen en die in aanmerking komen voor een verlaging van de dosering (zie rubriek 5.1).
Baricitinib kan worden gebruikt met of zonder topicale corticosteroïden. De werkzaamheid van baricitinib kan worden verhoogd als het gegeven wordt met topicale corticosteroïden (zie rubriek 5.1). Topicale calcineurineremmers kunnen worden gebruikt maar dienen te worden voorbehouden voor alleen de gevoelige gebieden, zoals het gezicht, de nek, intertrigineuze en genitale gebieden.
Stoppen met de behandeling moet worden overwogen bij patiënten die na 8 weken behandeling geen tekenen van therapeutisch voordeel hebben laten zien.
Kinderen en adolescenten (van 2 jaar en ouder)
De aanbevolen dosering baricitinib is 4 mg eenmaal daags voor patiënten die 30 kg of meer wegen. Voor patiënten die tussen 10 kg en 30 kg wegen, is de aanbevolen dosering 2 mg eenmaal daags. Een verlaging tot de helft van de dosering moet worden overwogen voor patiënten bij wie de ziekteactiviteit met de aanbevolen dosering stabiel onder controle is gekomen en die in aanmerking komen voor een verlaging van de dosering.
Baricitinib kan worden gebruikt met of zonder topicale corticosteroïden. Topicale calcineurineremmers kunnen worden gebruikt maar dienen te worden voorbehouden voor alleen de gevoelige gebieden, zoals het gezicht, de nek, intertrigineuze en genitale gebieden.
Stoppen met de behandeling moet worden overwogen bij patiënten die na 8 weken behandeling geen tekenen van therapeutisch voordeel hebben laten zien.
Alopecia areata
Volwassenen
De aanbevolen dosering baricitinib is 4 mg eenmaal daags. Een dosering van 2 mg eenmaal daags wordt aanbevolen voor patiënten met een hoger risico op VTE, MACE en maligniteiten, voor patiënten ≥ 65 jaar en voor patiënten met een voorgeschiedenis van chronische of terugkerende infecties (zie rubriek 4.4). Een dosering van 4 mg eenmaal daags kan worden overwogen voor patiënten bij wie de ziekteactiviteit onvoldoende onder controle is met een dosering van 2 mg eenmaal daags. Een dosering van 2 mg eenmaal daags moet worden overwogen voor patiënten bij wie de ziekteactiviteit met 4 mg eenmaal daags stabiel onder controle is gekomen en die in aanmerking komen voor een verlaging van de dosering (zie rubriek 5.1).
Zodra een stabiele respons is bereikt, wordt het aanbevolen de behandeling gedurende ten minste enkele maanden voort te zetten om terugval te voorkomen. De baten-risicoverhouding van de behandeling moet met regelmatige tussenpozen op individuele basis opnieuw worden beoordeeld.
Stoppen met de behandeling moet worden overwogen bij patiënten die na 36 weken behandeling geen tekenen van therapeutisch voordeel hebben laten zien.
Adolescenten (12 jaar en ouder)
De aanbevolen dosering baricitinib is 4 mg eenmaal daags voor patiënten die 30 kg of meer wegen. Zie rubriek 4.2 Pediatrische patiënten hieronder voor informatie over patiënten die minder dan 30 kg wegen. Een dosering van 2 mg eenmaal daags moet worden overwogen voor patiënten bij wie de ziekteactiviteit met 4 mg eenmaal daags stabiel onder controle is gekomen en die in aanmerking komen voor een verlaging van de dosering.
Zodra een stabiele respons is bereikt, wordt het aanbevolen de behandeling gedurende ten minste enkele maanden voort te zetten om terugval te voorkomen. De baten-risicoverhouding van de behandeling moet met regelmatige tussenpozen op individuele basis opnieuw worden beoordeeld.
Stoppen met de behandeling moet worden overwogen bij patiënten die na 36 weken behandeling geen tekenen van therapeutisch voordeel hebben laten zien.
Juveniele idiopathische artritis (van 2 tot 18 jaar)
De aanbevolen dosering baricitinib is 4 mg eenmaal daags voor patiënten die 30 kg of meer wegen. Voor patiënten die tussen 10 kg en 30 kg wegen, is de aanbevolen dosering 2 mg eenmaal daags.
Bij patiënten bij wie na 12 weken behandeling geen bewijs van therapeutisch voordeel wordt vastgesteld, dient te worden overwogen om de behandeling te staken.
Start van de behandeling
De behandeling moet niet worden gestart bij patiënten met een absolute lymfocytentelling (ALC) van minder dan 0,5 x 10⁹ cellen/l, een absolute neutrofielentelling (ANC) van minder dan 1 x 10⁹ cellen/l of met een hemoglobinewaarde van minder dan 5 mmol/l. De behandeling kan worden ingesteld zodra de waarden tot boven deze limieten hersteld zijn (zie rubriek 4.4).
Dosisverlaging
Bij patiënten die sterke organische aniontransporter 3 (OAT3)-remmers gebruiken, zoals probenecide, of met een creatinineklaring tussen 30 en 60 ml/min, moet de aanbevolen dosering voor pediatrische patiënten worden gehalveerd en is de aanbevolen dosering voor volwassen patiënten 2 mg (zie rubriek 4.5).
Speciale patiëntengroepen
Nierfunctiestoornissen
De aanbevolen dosering is 2 mg eenmaal daags bij volwassen patiënten met een creatinineklaring tussen 30 en 60 ml/min. Bij pediatrische patiënten met een creatinineklaring tussen 30 en 60 ml/min dient de aanbevolen dosering baricitinib te worden gehalveerd. Baricitinib wordt niet aanbevolen voor gebruik bij patiënten met een creatinineklaring < 30 ml/min (zie rubriek 5.2).
Leverfunctiestoornissen
Bij patiënten met een lichte tot matige leverfunctiestoornis hoeft de dosering niet te worden aangepast. Baricitinib wordt niet aanbevolen voor gebruik bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 5.2).
Ouderen
De klinische ervaring bij patiënten > 75 jaar is zeer beperkt.
Pediatrische patiënten
De veiligheid en werkzaamheid van baricitinib bij kinderen jonger dan 2 jaar met atopische dermatitis en juveniele idiopathische artritis zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar. Zie rubriek 4.2 hierboven voor informatie over de dosering bij kinderen van 2 jaar en ouder.
De veiligheid en werkzaamheid van baricitinib bij kinderen jonger dan 12 jaar of die < 30 kg wegen met alopecia areata zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar. Zie rubriek 4.2 hierboven voor informatie over de dosering bij adolescenten van 12 jaar en ouder en met een gewicht van 30 kg of meer.
Wijze van toediening
Voor oraal gebruik.
Baricitinib 2 mg/ml suspensie voor oraal gebruik wordt oraal toegediend, met of zonder voedsel, en kan op elk moment van de dag worden ingenomen. Indien nodig kan de suspensie voor oraal gebruik worden gemengd met een kleine hoeveelheid (bijvoorbeeld één theelepel of 5 ml) melk, sinaasappelsap of water en direct worden ingenomen. Om ervoor te zorgen dat de volledige dosis wordt toegediend, moet de container worden afgespoeld met een kleine hoeveelheid (bijvoorbeeld één theelepel of 5 ml) van dezelfde vloeistof en direct worden ingenomen.
De indruk-flesadapter (press-in bottle adapter, PIBA) die in de productverpakking wordt meegeleverd, moet vóór het eerste gebruik stevig in de hals van de fles worden gestoken en blijven zitten gedurende het gebruik van de fles. Schud de fles goed gedurende minstens 10 seconden vóór elk gebruik. Schud de fles opnieuw als deze langer dan 15 minuten heeft gestaan. De doseerspuit met maatverdeling moet in de PIBA worden gestoken en de dosis moet uit de omgekeerde fles worden getrokken, waarbij de ml-markering wordt uitgelijnd met de onderkant van de flens. De dop moet na elk gebruik worden teruggeplaatst. Spoel de spuit door water in een beker te doen en de spuit met water te vullen en het water eruit te duwen.
De voorgeschreven dosis kan worden toegediend via enterale voedingssondes. Om voldoende dosering te garanderen, moet de sonde worden doorgespoeld met water vóór en na toediening van de suspensie voor oraal gebruik.
Voor instructies over het bereiden van het geneesmiddel vóór toediening via enterale voedingssondes, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Zwangerschap (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Baricitinib dient alleen te worden gebruikt als er geen andere gepaste behandeling beschikbaar is bij patiënten:
- van 65 jaar en ouder;
- met een voorgeschiedenis van atherosclerotische cardiovasculaire ziekte of andere cardiovasculaire risicofactoren (zoals patiënten die roken of in het verleden langdurig hebben gerookt);
- met risicofactoren voor maligniteit (bijv. bestaande maligniteit of een voorgeschiedenis van maligniteit)
Het gebruik van JAK-remmers bij patiënten van 65 jaar en ouder
Vanwege verhoogd risico op MACE, maligniteiten, ernstige infecties en mortaliteit door alle oorzaken bij patiënten van 65 jaar en ouder, dat werd waargenomen in een groot gerandomiseerd onderzoek met tofacitinib (een andere JAK-remmer), dient baricitinib alleen te worden gebruikt bij deze patiënten als er geen andere gepaste behandeling beschikbaar is.
Infecties
Ernstige en soms fatale infecties, waaronder opportunistische infecties, zijn gemeld bij patiënten die andere JAK-remmers kregen.
Infecties zoals bovensteluchtweginfecties komen met baricitinib vaker voor dan met placebo (zie rubriek 4.8). In klinische onderzoeken bij reumatoïde artritis kwamen infecties vaker voor bij de combinatietherapie met methotrexaat dan bij baricitinib-monotherapie.
De risico's en voordelen van behandeling moeten vóór het starten met baricitinib zorgvuldig worden afgewogen bij patiënten met actieve, chronische of recidiverende infecties (zie rubriek 4.2). Als een infectie optreedt, moet de patiënt zorgvuldig worden gemonitord en de behandeling moet tijdelijk worden stopgezet als de patiënt niet op standaardtherapie reageert. De behandeling dient pas te worden hervat nadat de infectie is verdwenen.
Aangezien er een hogere incidentie is van infecties bij oudere en diabetische patiëntengroepen in het algemeen, is voorzichtigheid geboden bij de behandeling van ouderen en patiënten met diabetes. Bij patiënten die ouder zijn dan 65 jaar dient baricitinib alleen te worden gebruikt als er geen andere gepaste behandeling beschikbaar is.
Tuberculose
Patiënten moeten vóór instelling van therapie op tuberculose (TB) worden gescreend. Baricitinib mag niet worden gegeven aan patiënten met actieve TB. Bij patiënten met niet eerder behandelde, latente TB moet anti-TB-therapie vóór de start van de behandeling worden overwogen.
Hematologische afwijkingen
Een absolute neutrofielentelling (ANC) < 1 x 10⁹ cellen/l, een absolute lymfocytentelling (ALC) < 0,5 x 10⁹ cellen/l en een hemoglobinegehalte < 5 mmol/l zijn gemeld in klinische onderzoeken.
Behandeling dient niet te worden ingesteld bij patiënten met een ANC < 1 x 10⁹ cellen/l, een ALC < 0,5 x 10⁹ cellen/l of een hemoglobinegehalte < 5 mmol/l of moet tijdelijk worden gestopt als deze bevindingen zich voordoen bij routinematige controle van de patiënt (zie rubriek 4.2).
Bij oudere patiënten met reumatoïde artritis is het risico op lymfocytose verhoogd. Er zijn zeldzame gevallen van lymfoproliferatieve aandoeningen gemeld.
Virale reactivatie
In klinische onderzoeken is virale reactivatie, waaronder gevallen van reactivatie van het herpesvirus (bijvoorbeeld herpes zoster, herpes simplex) gemeld (zie rubriek 4.8). In klinische onderzoeken bij reumatoïde artritis werd herpes zoster vaker gemeld bij patiënten ≥ 65 jaar, die eerder behandeld waren met zowel biologische als synthetische conventionele DMARD’s. Als een patiënt herpes zoster ontwikkelt, moet de behandeling tijdelijk worden gestopt totdat de verschijnselen verdwijnen.
Vóór instelling van behandeling met baricitinib moet overeenkomstig de klinische richtlijnen op virale hepatitis worden gescreend. Patiënten met aanwijzingen van actieve hepatitis B- of C-infectie werden van klinische onderzoeken uitgesloten. Patiënten die positief waren voor hepatitis C-antilichamen maar negatief voor hepatitis C-virus-RNA mochten deelnemen. Patiënten met hepatitis B-oppervlakteantilichamen en hepatitis B-kernantilichamen zonder hepatitis B-oppervlakteantigeen mochten ook deelnemen; dergelijke patiënten moeten worden gemonitord op expressie van hepatitis B-virus (HBV)-DNA. Als HBV-DNA wordt gedetecteerd, moet een leverspecialist worden geconsulteerd om te bepalen of de behandeling moet worden onderbroken.
Vaccinatie
Er zijn geen gegevens beschikbaar over de reactie op vaccinatie met levende vaccins bij patiënten die baricitinib krijgen. Gebruik van verzwakt, levende, vaccins tijdens, of direct voor behandeling met baricitinib wordt niet aanbevolen. Vóórdat met de behandeling wordt gestart, wordt aanbevolen om de vaccinatiestatus van alle patiënten, en in het bijzonder van pediatrische patiënten, op orde te brengen, in overeenstemming met de laatste vaccinatierichtlijnen.
Lipiden
Dosisafhankelijke verhogingen van de bloedlipidenparameters bij met baricitinib behandelde pediatrische en volwassen patiënten zijn gemeld (zie rubriek 4.8). Bij volwassenen verminderde de verhoging van het lage dichtheid lipoproteïne (LDL)-cholesterol bij behandeling met een statine naar waarden van voor de behandeling. Ongeveer 12 weken na instelling van de behandeling moeten de lipidenparameters worden beoordeeld bij zowel pediatrische als volwassen patiënten; daarna moeten patiënten worden behandeld volgens de internationale klinische richtlijnen voor hyperlipidemie.
Verhogingen van de levertransaminasen
Dosisafhankelijke verhogingen van alaninetransaminase (ALT) en aspartaattransaminase (AST) in het bloed zijn gemeld bij patiënten behandeld met baricitinib (zie rubriek 4.8).
Verhogingen van ALT en AST naar ≥ 5 en ≥ 10 x de bovengrens van normaal (ULN) zijn gemeld in klinische onderzoeken. In klinische onderzoeken bij reumatoïde artritis kwamen verhoogde levertransaminasen bij de combinatie met methotrexaat vaker voor dan bij monotherapie met baricitinib (zie rubriek 4.8).
Als tijdens de routinematige controle van de patiënt verhogingen van ALT of AST worden waargenomen en door het geneesmiddel geïnduceerde leverschade wordt vermoed, moet de behandeling tijdelijk worden stopgezet totdat deze diagnose is uitgesloten.
Maligniteit
Immunomodulerende geneesmiddelen kunnen het risico op maligniteiten, waaronder lymfoom, verhogen. Lymfoom en andere maligniteiten zijn gemeld bij patiënten die JAK-remmers, waaronder baricitinib, kregen.
In een groot gerandomiseerd, actief-gecontroleerd onderzoek met tofacitinib (een andere JAK-remmer) bij patiënten met reumatoïde artritis van 50 jaar en ouder en met ten minste één extra cardiovasculaire risicofactor, werd een hoger aantal maligniteiten, met name longkanker, lymfoom en niet-melanoom huidkanker (NMSC), waargenomen met tofacitinib in vergelijking met TNF-remmers.
Bij patiënten die ouder zijn dan 65 jaar, patiënten die roken of in het verleden langdurig hebben gerookt of met andere risicofactoren voor maligniteit (bijv. bestaande maligniteit of een voorgeschiedenis van maligniteit) dient baricitinib alleen te worden gebruikt als er geen andere gepaste behandeling beschikbaar is.
Periodiek huidonderzoek wordt aanbevolen voor alle patiënten, vooral die met risicofactoren voor huidkanker.
Veneuze trombo-embolie
In een retrospectief observationeel onderzoek met baricitinib bij patiënten met reumatoïde artritis werd een hoger aantal veneuze trombo-embolische voorvallen (VTE) waargenomen ten opzichte van patiënten die werden behandeld met TNF-remmers (zie rubriek 4.8).
In een groot gerandomiseerd, actief-gecontroleerd onderzoek met tofacitinib (een andere JAK-remmer) bij patiënten met reumatoïde artritis van 50 jaar en ouder en met ten minste één extra cardiovasculaire risicofactor, werd een dosisafhankelijk hoger percentage VTE, waaronder diepe veneuze trombose (DVT) en longembolie (LE), waargenomen bij tofacitinib in vergelijking met TNF-remmers.
Bij patiënten met cardiovasculaire risicofactoren of risicofactoren voor maligniteiten (zie ook rubriek 4.4 “Ernstige ongewenste cardiovasculaire voorvallen (MACE)” en “Maligniteit”) dient baricitinib alleen te worden gebruikt als er geen andere gepaste behandeling beschikbaar is.
Bij patiënten met bekende risicofactoren voor VTE anders dan cardiovasculaire risicofactoren of risicofactoren voor maligniteiten, dient baricitinib met voorzichtigheid te worden gebruikt. VTE risicofactoren anders dan cardiovasculaire risicofactoren of risicofactoren voor maligniteiten zijn een eerder VTE, patiënten die een grote operatie ondergaan, immobilisatie, het gebruik van gecombineerde hormonale anticonceptiva of hormoonvervangende behandeling en erfelijke stollingsstoornis.
Patiënten moeten tijdens de behandeling met baricitinib periodiek opnieuw worden geëvalueerd om veranderingen in het risico op VTE te beoordelen.
Evalueer onmiddellijk patiënten met tekenen en symptomen van VTE en stop met het gebruik van baricitinib bij patiënten met verdenking op VTE, ongeacht de dosering of indicatie.
Ernstige ongewenste cardiovasculaire voorvallen (MACE)
In een retrospectief observationeel onderzoek met baricitinib bij patiënten met reumatoïde artritis werd een hoger aantal MACE waargenomen ten opzichte van patiënten die werden behandeld met TNF-remmers.
In een groot gerandomiseerd, actief-gecontroleerd onderzoek met tofacitinib (een andere JAK-remmer) bij patiënten met reumatoïde artritis van 50 jaar en ouder en met ten minste één extra cardiovasculaire risicofactor, werd een hoger aantal ernstige ongewenste cardiovasculaire voorvallen (MACE), gedefinieerd als cardiovasculair overlijden, niet-fataal myocardinfarct (MI) en niet-fatale beroerte, waargenomen bij tofacitinib in vergelijking met TNF-remmers.
Baricitinib dient daarom alleen te worden gebruikt als er geen andere gepaste behandeling beschikbaar is bij patiënten ouder dan 65 jaar, patiënten die roken of in het verleden langdurig hebben gerookt, en patiënten met een voorgeschiedenis van atherosclerotische cardiovasculaire ziekte of met andere cardiovasculaire risicofactoren.
Laboratoriummonitoring
Tabel 1. Laboratoriumwaarden en richtlijnen voor monitoring
| Laboratoriumwaarde | Actie | Richtlijn voor monitoring |
| Lipidenparameters | Patiënten moeten worden behandeld volgens de internationale klinische richtlijnen voor hyperlipidemie | 12 weken na instelling van de behandeling en daarna volgens de internationale klinische richtlijnen voor hyperlipidemie |
Absolute neutrofielentelling (ANC) | Behandeling moet worden onderbroken als de ANC < 1 x 10⁹ cellen/l is en kan worden hervat zodra de ANC weer boven deze waarde komt | Vóór instelling van behandeling en daarna overeenkomstig de routinematige controle voor patiënten |
Absolute lymfocytentelling (ALC) | Behandeling moet worden onderbroken als de ALC < 0,5 x 10⁹ cellen/l is en kan worden hervat zodra de ALC weer boven deze waarde komt | |
| Hemoglobine (Hb) | Behandeling moet worden onderbroken als de Hb < 5 mmol/l is en kan worden hervat zodra de Hb weer boven deze waarde komt | |
| Levertransaminasen | Behandeling moet tijdelijk worden gestopt als door het geneesmiddel geïnduceerde leverschade wordt vermoed |
Immunosuppressieve geneesmiddelen
De combinatie met biologische DMARD’s, biologische immunomodulatoren of andere januskinase (JAK)-remmers wordt niet aanbevolen omdat een risico op additieve immunosuppressie niet kan worden uitgesloten.
Bij reumatoïde artritis en juveniele idiopathische artritis zijn gegevens over het gebruik van baricitinib samen met krachtige immunosuppressieve geneesmiddelen anders dan methotrexaat (zoals azathioprine, tacrolimus, ciclosporine) beperkt. Voorzichtigheid is geboden bij dergelijke combinaties (zie rubriek 4.5).
Bij atopische dermatitis en alopecia areata is de combinatie met ciclosporine of andere potente immunosuppressiva niet onderzocht en wordt deze niet aanbevolen (zie rubriek 4.5).
Overgevoeligheid
Na het in de handel brengen zijn er gevallen gemeld van overgevoeligheid die in verband worden gebracht met toediening van baricitinib. Als ernstige allergische of anafylactische reacties zich voordoen, moet de behandeling onmiddellijk stopgezet worden.
Diverticulitis
Er zijn in klinische proeven en via meldingen na het in de handel brengen gevallen van diverticulitis en gastro-intestinale perforatie gemeld (zie rubriek 4.8). Baricitinib moet met voorzichtigheid worden gebruikt bij patiënten met divertikelziekte, met name bij patiënten die gelijktijdig chronisch worden behandeld met geneesmiddelen die in verband worden gebracht met een verhoogd risico op diverticulitis: niet-steroïde ontstekingsremmers, corticosteroïden en opioïden. Patiënten die nieuwe abdominale tekenen en symptomen vertonen, moeten onmiddellijk worden beoordeeld om diverticulitis of gastro-intestinale perforatie vroegtijdig te kunnen vaststellen.
Hypoglykemie bij patiënten die voor diabetes worden behandeld
Er zijn meldingen geweest van hypoglykemie na aanvang van het gebruik van JAK-remmers, waaronder baricitinib, bij patiënten die medicatie voor diabetes krijgen. Het kan nodig zijn om de dosis van de antidiabetica aan te passen als er hypoglykemie optreedt.
Hulpstoffen met bekend effect
Natriumbenzoaat
Dit geneesmiddel bevat 2,09 mg natriumbenzoaat per ml.
Sorbitol
Dit geneesmiddel bevat 105 mg sorbitol per ml. Sorbitol is een bron van fructose. Er moet rekening gehouden worden met het additieve effect van gelijktijdig toegediende producten die sorbitol (of fructose) bevatten en inname van sorbitol (of fructose) via de voeding. Het gehalte aan sorbitol in geneesmiddelen voor oraal gebruik kan invloed hebben op de biologische beschikbaarheid van gelijktijdig toegediende andere geneesmiddelen voor oraal gebruik. Patiënten met erfelijke fructose-intolerantie mogen dit geneesmiddel niet toegediend krijgen.
Benzylalcohol
Dit geneesmiddel bevat 0,24 mg benzylalcohol per ml. Er is een verhoogd risico door accumulatie van benzylalcohol in jonge kinderen.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per ml, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Farmacodynamische interacties
Immunosuppressieve geneesmiddelen
De combinatie met biologische DMARD’s, biologische immunomodulatoren of andere JAK-remmers is niet onderzocht. Bij reumatoïde artritis en juveniele idiopathische artritis was het gebruik van baricitinib samen met krachtige immunosuppressieve geneesmiddelen zoals azathioprine, tacrolimus of ciclosporine in klinische onderzoeken beperkt; een risico op additieve immunosuppressie kan niet worden uitgesloten. Bij atopische dermatitis en alopecia areata is de combinatie met ciclosporine of andere potente immunosuppressiva niet onderzocht en wordt niet aanbevolen (zie rubriek 4.4).
Potentiële beïnvloeding van de farmacokinetiek van baricitinib door andere geneesmiddelen
Transporters
In vitro is baricitinib een substraat voor organische aniontransporter (OAT)3, P-glycoproteïne (Pgp), breast cancer resistance protein (BCRP) en multidrug and toxic extrusion protein (MATE)2-K. In een klinisch farmacologisch onderzoek leidde toediening van probenecide (een OAT3-remmer met hoog remmend potentieel) tot een ongeveer 2-voudige verhoging van de AUC(0-∞) zonder verandering in de tmax of Cmax van baricitinib. Daarom dient bij patiënten die een OAT3-remmer met een hoog remmend potentieel gebruiken, zoals probenecide, de aanbevolen dosering baricitinib te worden gehalveerd (zie rubriek 4.2). Er is geen klinisch farmacologisch onderzoek verricht met OAT3-remmers met een lager remmend potentieel. De prodrug leflunomide wordt snel omgezet in teriflunomide, dat een zwakke OAT3-remmer is en daardoor kan leiden tot een toename in de blootstelling aan baricitinib. Omdat er geen specifieke interactiestudies zijn uitgevoerd, dient voorzichtigheid betracht te worden als leflunomide of teriflunomide gelijktijdig met baricitinib worden gegeven. Gelijktijdig gebruik van de OAT3-remmers ibuprofen en diclofenac kan leiden tot een verhoogde blootstelling aan baricitinib, hoewel hun remmingspotentieel lager is vergeleken met probenicide; daarom wordt een klinisch relevante interactie niet verwacht. Gelijktijdige toediening van baricitinib met ciclosporine (Pgp/BCRP-remmer) of methotrexaat (substraat van verschillende transporters waaronder OATP1B1, OAT1, OAT3, BCRP, MRP2, MRP3 en MRP4) had geen klinische effecten van belang op de blootstelling aan baricitinib.
Cytochroom P450-enzymen
In vitro is baricitinib een substraat voor het cytochroom P450-enzym (CYP)3A4, hoewel minder dan 10% van de dosis via oxidatie wordt gemetaboliseerd. In klinische farmacologische onderzoeken leidde gelijktijdige toediening van baricitinib met ketoconazol (krachtige CYP3A-remmer) niet tot een klinisch belangrijk effect op de PK van baricitinib. Gelijktijdige toediening van baricitinib met fluconazol (matige CYP3A/CYP2C19/CYP2C9-remmer) of rifampicine (krachtige CYP3A-inductor) leidde niet tot klinisch belangrijke veranderingen in de blootstelling aan baricitinib.
Maag-pH-modificerende middelen
Verhoging van de maag-pH met omeprazol had geen klinisch significant effect op de blootstelling aan baricitinib.
Beïnvloeding van de farmacokinetiek van andere geneesmiddelen door baricitinib
Transporters
In vitro is baricitinib bij klinisch relevante concentraties geen remmer van OAT1, OAT2, OAT3, organic cationic transporter (OCT) 2, OATP1B1, OATP1B3, BCRP, MATE1 en MATE2-K. Baricitinib is mogelijk een klinisch relevante remmer van OCT1, hoewel er momenteel geen bekende selectieve OCT1-substraten zijn waarvoor klinisch significante interacties voorspeld zouden kunnen worden. In klinische farmacologische onderzoeken waren er geen klinisch belangrijke effecten op de blootstelling als baricitinib gelijktijdig werd toegediend met digoxine (Pgp-substraat) of methotrexaat (substraat van verschillende transporters).
Cytochroom P450-enzymen
In klinische farmacologische onderzoeken leidde gelijktijdige toediening van baricitinib met de CYP3A-substraten simvastatine, ethinylestradiol of levonorgestrel niet tot klinisch belangrijke veranderingen in de PK van deze geneesmiddelen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
De JAK/STAT-route blijkt een rol te spelen bij celadhesie en celpolariteit wat van invloed kan zijn op de vroegembryonale ontwikkeling. Er zijn geen adequate gegevens beschikbaar over het gebruik van baricitinib bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Bij ratten en konijnen was baricitinib teratogeen. De resultaten van dieronderzoek duiden erop dat baricitinib in hogere doseringen een ongunstig effect kan hebben op de botontwikkeling in utero.
Baricitinib is gecontra-indiceerd tijdens de zwangerschap (zie rubriek 4.3). Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en tot minstens 1 week na de behandeling. Als een patiënt tijdens het gebruik van baricitinib zwanger wordt, moeten de ouders worden geïnformeerd over het potentiële risico voor de foetus.
Borstvoeding
Het is niet bekend of baricitinib/metabolieten in de moedermelk wordt/worden uitgescheiden. Uit beschikbare farmacodynamische/toxicologische gegevens bij dieren blijkt dat baricitinib in melk wordt uitgescheiden (zie rubriek 5.3).
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten en baricitinib dient niet te worden gebruikt tijdens de periode van borstvoeding. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling moet worden gestaakt, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Onderzoeken bij dieren duiden erop dat behandeling met baricitinib het potentieel heeft om de vruchtbaarheid van vrouwen tijdens de behandeling te verlagen, maar er was bij mannen geen effect op de spermatogenese (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Baricitinib heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen met baricitinib zijn verhoogd LDL-cholesterol (26,0%), bovensteluchtweginfecties (16,9%), hoofdpijn (5,2%), herpes simplex (3,2%) en urineweginfecties (2,9%). Ernstige longontsteking (0,2%) en ernstige herpes zoster (0,2%) kwamen soms voor bij patiënten met reumatoïde artritis.
Tabel met bijwerkingen
Geschatte frequentie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000). De frequenties in tabel 2 zijn gebaseerd op samengevoegde gegevens van klinische onderzoeken bij volwassenen en/of van na het in de handel brengen binnen de indicaties reumatoïde artritis, atopische dermatitis en alopecia areata, tenzij anders vermeld. Wanneer er opmerkelijke verschillen tussen de verschillende indicaties zijn waargenomen, wordt dit toegelicht in de voetnoten onder de tabel. Binnen elke frequentiegroep worden bijwerkingen weergegeven in de volgorde van afnemende ernst.
Tabel 2. Bijwerkingen
| Systeem/ orgaanklasse | Zeer vaak | Vaak | Soms |
| Infecties en parasitaire aandoeningen | Bovensteluchtweg-infecties | Pneumonied Herpes zosterb Urineweginfecties Gastro-enteritis Herpes simplex Folliculitisg | |
| Bloed- en lymfestelsel-aandoeningen | Trombocytose > 600 x 109 cellen/la, d | Neutropenie < 1 x 10⁹ cellen/la | |
| Immuunsysteem- aandoeningen | Opzwellen van het gezicht Urticaria | ||
Voedings- en stofwisselingsstoornissen | Hypercholesterolemiea | Hypertriglyceridemiea | |
| Zenuwstelsel-aandoeningen | Hoofdpijn | ||
| Bloedvataandoeningen | Diepe veneuze tromboseb | ||
| Ademhalingsstelsel-, borstkas- en mediastinum-aandoeningen | Longembolief | ||
| Maagdarmstelsel-aandoeningen | Buikpijnd Misselijkheidd | Diverticulitis | |
Lever- en galaandoeningen | ALAT verhoogd ≥ 3 x ULNa, d | ASAT verhoogd ≥ 3 x ULNa, e | |
| Huid- en onderhuid-aandoeningen | Rash Acnec | ||
| Onderzoeken | Verhoogd creatinekinase > 5 x ULNa, c | Gewichtstoename |
a Omvat bij laboratoriummonitoring gedetecteerde veranderingen (zie tekst hieronder). b De frequentie van herpes zoster en diepe veneuze trombose is gebaseerd op de klinische onderzoeken bij reumatoïde artritis.
c In klinische onderzoeken bij reumatoïde artritis kwamen acne en verhoogd creatinekinase > 5 x ULN soms voor.
d In klinische onderzoeken bij atopische dermatitis kwamen misselijkheid en ALAT ≥ 3 x ULN soms voor. In klinische onderzoeken bij alopecia areata kwam buikpijn soms voor. In klinische onderzoeken bij atopische dermatitis en alopecia areata kwamen longontsteking en trombocytose > 600 x 109 cellen/l soms voor.
e In klinische onderzoeken bij alopecia areata kwam ASAT ≥ 3 x ULN vaak voor. f De frequentie van longembolie is gebaseerd op de klinische onderzoeken bij reumatoïde artritis en atopische dermatitis.
g Folliculitis werd waargenomen in klinische onderzoeken bij alopecia areata. Dit was meestal gelokaliseerd op de hoofdhuid waar hernieuwde haargroei optrad.
Beschrijving van geselecteerde bijwerkingen
Maagdarmstelselaandoeningen
In klinische onderzoeken bij reumatoïde artritis was de frequentie van misselijkheid tot en met week 52 met de combinatiebehandeling van methotrexaat en baricitinib bij behandelingsnaïeve patiënten hoger (9,3%) dan voor methotrexaat alleen (6,2%) of baricitinib alleen (4,4%). In de samengevoegde gegevens van klinische onderzoeken bij reumatoïde artritis, atopische dermatitis en alopecia areata kwam misselijkheid het vaakst voor tijdens de eerste 2 behandelingsweken.
Gevallen van buikpijn waren gewoonlijk licht, voorbijgaand, hielden geen verband met infectieuze of inflammatoire aandoeningen van het maagdarmstelsel en leidden niet tot onderbreking van de behandeling.
Infecties
In de samengevoegde gegevens van klinische onderzoeken bij reumatoïde artritis, atopische dermatitis en alopecia areata waren de meeste infecties licht tot matig van ernst. In onderzoeken met beide doseringen, werden infecties gemeld bij respectievelijk 31,0%, 25,7% en 26,7% van de patiënten in de 4 mg-, 2 mg- en placebogroep. In klinische onderzoeken bij reumatoïde artritis leidde de combinatie met methotrexaat tot een verhoogd aantal infecties in vergelijking met monotherapie met baricitinib. Herpes zoster kwam bij reumatoïde artritis voor met een frequentie vaak, zeer zelden bij atopische dermatitis en soms bij alopecia areata. In klinische onderzoeken bij atopische dermatitis kwamen huidinfecties die een behandeling met antibiotica vereisten minder vaak voor bij baricitinib dan met placebo.
De incidentie van ernstige infecties met baricitinib was gelijk aan placebo. De incidentie van ernstige infecties bleef stabiel tijdens langetermijnblootstelling. De algehele incidentie van ernstige infecties in het klinische onderzoeksprogramma was 3,2 per 100 patiëntjaren bij reumatoïde artritis, 2,1 bij atopische dermatitis en 0,8 bij alopecia areata. Ernstige longontsteking en ernstige herpes zoster kwamen soms voor bij patiënten met reumatoïde artritis.
Verhogingen van de levertransaminasen
Dosisafhankelijke verhogingen van ALAT en ASAT in het bloed werden gemeld in studies die langer dan 16 weken duurden. Verhogingen in gemiddelde ALAT/ASAT bleven stabiel in de tijd. De meeste gevallen van verhogingen ≥ 3 x ULN van het hepatisch transaminase waren asymptomatisch en voorbijgaand.
Bij patiënten met reumatoïde artritis resulteerde de combinatie van baricitinib met potentieel hepatotoxische geneesmiddelen, zoals methotrexaat, in een toegenomen frequentie van deze verhogingen.
Lipidenverhogingen
In de samengevoegde gegevens van klinische onderzoeken bij reumatoïde artritis, atopische dermatitis en alopecia areata ging de behandeling met baricitinib gepaard met dosisafhankelijke verhogingen van de lipidenparameters waaronder totaal cholesterol, LDL-cholesterol en hoge dichtheid lipoproteïne (HDL)-cholesterol. Er was geen verandering in de LDL/HDL-ratio. Verhogingen werden waargenomen na 12 weken en bleven daarna stabiel op een hogere waarde dan baseline, ook in het langdurige verlengingsonderzoek bij reumatoïde artritis. Spiegels van gemiddeld totaal cholesterol en LDL-cholesterol namen toe tot en met week 52 bij patiënten met atopische dermatitis en alopecia areata. In klinische onderzoeken bij reumatoïde artritis werd de behandeling met baricitinib in verband gebracht met dosisafhankelijke toenames in triglyceriden. Er was geen toename in triglyceridenspiegels in klinische onderzoeken bij atopische dermatitis en alopecia areata.
Verhogingen van het LDL-cholesterol verminderden bij behandeling met een statine naar waarden van voor de behandeling.
Creatinekinase (CK)
Behandeling met baricitinib werd in verband gebracht met dosisafhankelijke toenames van CK. Gemiddeld CK was verhoogd in week 4 en bleef daarna op een hogere waarde dan op baseline. Bij alle indicaties waren de meeste gevallen van CK-verhogingen ˃ 5 x ULN van voorbijgaande aard en de behandeling hoefde niet te worden gestopt.
Er traden in de klinische onderzoeken geen bevestigde gevallen van rabdomyolyse op.
Neutropenie
Gemiddelde neutrofielentellingen namen af na 4 weken en bleven in de tijd stabiel op een lagere waarde dan baseline. Er was geen duidelijke relatie tussen neutropenie en het optreden van ernstige infecties. In klinische onderzoeken werd de behandeling echter onderbroken als de ANC < 1 x 10⁹ cellen/l was.
Trombocytose
Dosisafhankelijke verhogingen in gemiddelde trombocytenaantallen werden waargenomen en bleven stabiel in de tijd, op een hogere waarde dan baseline.
Pediatrische patiënten
Juveniele idiopathische artritis
In totaal werden 220 patiënten van 2 tot 18 jaar blootgesteld aan een van de onderzochte doses baricitinib in het klinisch onderzoeksprogramma voor juveniele idiopathische artritis, wat neerkomt op een blootstelling van 326 patiëntjaren.
Bij pediatrische patiënten die werden behandeld met baricitinib in de placebogecontroleerde, dubbelblinde, gerandomiseerde ontwenningsperiode van het klinisch onderzoek naar juveniele idiopathische artritis (n=82), kwam hoofdpijn zeer vaak voor (11%), neutropenie < 1.000 cellen/mm3 kwam vaak voor (2,4%, één patiënt) en longembolie kwam vaak voor (1,2%, één patiënt).
Pediatrische atopische dermatitis
De veiligheidsbeoordeling bij kinderen en adolescenten is gebaseerd op de veiligheidsgegevens van de fase III-studie BREEZE-AD-PEDS waarin 466 patiënten tussen 2 en 18 jaar een dosis baricitinib hadden gekregen. Over het algemeen was het veiligheidsprofiel bij deze patiënten vergelijkbaar met hetgeen dat was waargenomen bij de volwassen populatie. Neutropenie (< 1 x 10⁹ cellen/liter) kwam vaker voor (1,7%) vergeleken met volwassenen.
Adolescente alopecia areata
In totaal werden 245 patiënten van 12 tot 18 jaar blootgesteld aan een van de onderzochte doses baricitinib in de fase III-studie BRAVE-AA-PEDS. Van deze patiënten werden 85 patiënten behandeld met 4 mg in de placebogecontroleerde periode. Over het algemeen was het veiligheidsprofiel bij adolescente patiënten vergelijkbaar met het veiligheidsprofiel dat werd waargenomen bij de volwassen populatie. Acne (10,6%) en neutropenie (3,6%) (< 1 x 10⁹ cellen/liter) kwamen vaker voor vergeleken met volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Eenmalige doses tot 40 mg/dag en meermalige doses tot 20 mg/dag gedurende 10 dagen zijn in klinische onderzoeken toegediend aan volwassen patiënten zonder dosisbeperkende toxiciteit. Er werden geen specifieke toxiciteiten vastgesteld. De farmacokinetische gegevens van een eenmalige dosis van 40 mg bij gezonde vrijwilligers wijzen uit dat meer dan 90% van de toegediende dosis naar verwachting binnen 24 uur wordt uitgescheiden. In het geval van een overdosis wordt aanbevolen de patiënt te monitoren op klachten en symptomen van bijwerkingen. Patiënten die bijwerkingen krijgen, moeten passende behandeling ontvangen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, Janus-geassocieerde kinase (JAK)-remmers, ATC-code: L04AF02
Werkingsmechanisme
Baricitinib is een selectieve en reversibele remmer van Januskinase (JAK)1 en JAK2. In geïsoleerde enzymbepalingen leidde baricitinib tot een remming van de activiteit van JAK1, JAK2, tyrosinekinase 2 en JAK3 met IC50-waarden van respectievelijk 5,9, 5,7, 53 en > 400 nM.
Januskinasen (JAKs) zijn enzymen die intracellulaire signalen van celoppervlaktereceptoren omzetten voor een aantal cytokines en groeifactoren die een rol spelen bij hematopoëse, ontsteking en de afweerfunctie. Binnen de intracellulaire signaalroute fosforyleren en activeren JAKs signaaltransducers en activators van transcriptie (STATs), die de genexpressie in de celkern activeren. Baricitinib moduleert deze signaalroutes door een gedeeltelijke remming van de enzymactiviteit van JAK1 en JAK2, waardoor de fosforylering en activatie van STATs verminderd wordt.
Farmacodynamische effecten
Remming van door IL-6 geïnduceerde STAT3-fosforylering
Toediening van baricitinib leidde tot een dosisafhankelijke remming van door IL-6 geïnduceerde STAT3-fosforylering in volbloed van gezonde proefpersonen waarbij de maximale remming 2 uur na toediening werd waargenomen. Binnen 24 uur keerde de remming vrijwel geheel terug naar baseline.
Immunoglobulinen
De gemiddelde IgG-, IgM- en IgA-waarden in het serum waren 12 weken na instelling van de behandeling gedaald en bleven gedurende minstens 104 weken stabiel op een lagere waarde dan baseline. Voor de meeste patiënten lagen de veranderingen in de immunoglobulinen binnen het normale referentiebereik.
Lymfocyten
De gemiddelde absolute lymfocytentelling was 1 week na instelling van de behandeling verhoogd, in week 24 naar baseline teruggekeerd, waarna deze minstens 104 weken stabiel bleef. Voor de meeste patiënten lagen de veranderingen in de lymfocytentelling binnen het normale referentiebereik.
C-reactieve proteïne
Bij patiënten met reumatoïde artritis werd 1 week na start van de behandeling al een daling van de serum C-reactieve proteïne (CRP)-waarde waargenomen en deze hield tijdens de toediening aan.
Creatinine
In klinische onderzoeken induceerde baricitinib na twee weken behandeling een gemiddelde stijging van het serumcreatinine van 3,8 µmol/l, dat daarna stabiel bleef. Dit kan veroorzaakt zijn door remming van de creatinine-uitscheiding door baricitinib in de niertubuli. Daardoor kan de geschatte glomerulaire filtratiesnelheid op basis van het serumcreatinine iets lager zijn, zonder daadwerkelijke afname van de nierfunctie of het optreden van renale bijwerkingen. Bij alopecia areata bleef het gemiddelde serumcreatinine stijgen tot week 52. Bij atopische dermatitis en alopecia areata werd baricitinib in verband gebracht met een afname van cystatine C (ook gebruikt om de glomerulaire filtratiesnelheid te schatten) op week 4 zonder verdere afname daarna.
In-vitro huidmodellen
In een in-vitro humaan huidmodel, behandeld met pro-inflammatoire cytokines (d.w.z. IL-4, IL-13, IL-31), verminderde baricitinib de pSTAT3-expressie van epidermale keratocyten en verhoogde het de expressie van filaggrine, een eiwit dat een rol speelt bij de huidbarrièrefunctie en bij de pathogenese van atopische dermatitis.
Vaccin studie
De invloed van baricitinib op de humorale respons op niet-levende vaccins werd onderzocht bij 106 patiënten met reumatoïde artritis die op een stabiele behandeling met baricitinib 2 of 4 mg stonden en die een geïnactiveerd pneumococcen- of tetanusvaccin ontvingen. De meerderheid van deze patiënten (n = 94) werd tevens behandeld met methotrexaat. Over de gehele populatie leidde de pneumococcenvaccinatie bij 68% (95%-BI: 58,4%; 76,2%) van de patiënten tot een voldoende IgG immuunrespons. Na de tetanusvaccinatie trad bij 43,1% (95%-BI: 34%; 52,8%) van de patiënten een voldoende IgG immuunrespons op.
Klinische werkzaamheid en veiligheid
Reumatoïde artritis
De werkzaamheid en veiligheid van baricitinib eenmaal daags werden beoordeeld in 4 gerandomiseerde, dubbelblinde, multicenter fase III-studies bij volwassen patiënten met matige tot ernstige actieve reumatoïde artritis, gediagnosticeerd volgens de ACR/EULAR 2010-criteria (tabel 3). De aanwezigheid van minstens 6 pijnlijke en 6 gezwollen gewrichten bij baseline was een vereiste. Alle patiënten die deze studies voltooiden, mochten aan een langdurig verlengingsonderzoek deelnemen met maximaal 7 jaar aanvullende behandeling.
Tabel 3. Overzicht klinische studies
| Naam studie (Duur) | Populatie (Aantal) | Behandelingsarmen | Overzicht van belangrijkste uitkomsten |
RA- BEGIN (52 weken) | MTX-naïef1 (584) |
|
|
| RA-BEAM (52 weken) | MTX-IR2 (1305) |
Alle patiënten op achtergrond-MTX |
|
RA- BUILD (24 weken) | cDMARD-IR3 (684) |
Op achtergrond-cDMARD’s5 indien stabiel op cDMARD bij inclusie in de studie |
|
RA- BEACON (24 weken) | TNF-IR4 (527) |
Op achtergrond-cDMARD’s5 |
|
Afkortingen: IR = patiënten die onvoldoende reageerden; 1dd = eenmaal daags; Q2W = eenmaal per 2 weken; s.c. = subcutaan; ACR = American College of Rheumatology; SDAI = Simplified Disease Activity Index; HAQ-DI = Health Assessment Questionnaire-Disability Index; mTSS = modified Total Sharp Score
1 Patiënten die minder dan 3 doses methotrexaat (MTX) hadden gekregen; naïef voor andere conventionele of biologische DMARD’s
2 Patiënten die onvoldoende op MTX (+/- andere cDMARD’s) hadden gereageerd; biological-naïef
3 Patiënten die onvoldoende hadden gereageerd op ≥ 1 cDMARD of deze niet verdroegen; biological-naïef
4 Patiënten die onvoldoende hadden gereageerd op ≥ 1 bDMARD of deze niet verdroegen; inclusief minstens één TNF-remmer
5 Meest gebruikte gelijktijdig toegediende cDMARD’s waren MTX, hydroxychloroquine, leflunomide en sulfasalazine
Klinische respons
In alle studies hadden patiënten die met baricitinib 4 mg eenmaal daags behandeld werden, na 12 weken een statistisch significant hogere ACR20, ACR50 en ACR70 in vergelijking met placebo, methotrexaat (MTX) of adalimumab (tabel 4). De tijd tot het intreden van de werkzaamheid was kort voor alle parameters waarbij al in week 1 aanmerkelijk grotere responsen werden gezien. Er werd een continue, duurzame respons waargenomen, waarbij de ACR20/50/70-responsen minstens 2 jaar aanhielden, ook in het langdurige verlengingsonderzoek.
Behandeling met baricitinib 4 mg, alleen of in combinatie met cDMARD’s, gaf een aanmerkelijke verbetering van alle individuele ACR-componenten, waaronder het aantal pijnlijke en gezwollen gewrichten, algehele beoordeling door patiënt en arts, HAQ-DI, pijnbeoordeling en CRP in vergelijking met placebo, MTX of adalimumab.
Met betrekking tot werkzaamheid en veiligheid werden er geen relevante verschillen waargenomen in de subgroepen gedefinieerd aan de hand van type gelijktijdig gebruikte DMARD’s, in combinatie met baricitinib.
Remissie en lage ziekteactiviteit
In vergelijking met placebo of MTX bereikte een statistisch groter deel van de met baricitinib 4 mg behandelde patiënten remissie (SDAI ≤ 3,3 en CDAI ≤ 2,8) of een lage ziekte-activiteit of remissie (DAS28-ESR of DAS28-hsCRP ≤ 3,2 en DAS28-ESR of DAS28-hsCRP < 2,6) op week 12 en 24 (tabel 4).
Het hogere remissiepercentage in vergelijking met placebo werd al bij week 4 waargenomen. Deze percentages van remissie en lage ziekteactiviteit hielden minstens 2 jaar aan. Gegevens van het langdurig verlengingsonderzoek tot 6 jaar follow-up wijzen op aanhoudend lage ziekteactiviteit/remissiepercentages.
Tabel 4: Respons, remissie en lichamelijk functioneren
Studie RA-BEGIN
MTX-naïeve patiënten
RA-BEAM
MTX-IR-patiënten
RA-BUILD
cDMARD-IR-patiënten
RA-BEACON
TNF-IR-patiënten Behandel-
groep
MTX BARI
4 mg
BARI
4 mg
+ MTX
PBO
BARI
4 mg
ADA
40 mg
Q2W
PBO BARI
2 mg
BARI 4 mg
PBO
BARI 2 mg
BARI 4 mg
N 210 159 215 488 487 330 228 229 227 176 174 177 ACR20:
Week 12 59 % 79 %*** 77 %*** 40 % 70 %***† 61 %*** 39 % 66 %*** 62 %*** 27 % 49 %*** 55 %*** Week 24 62 % 77 %** 78 %*** 37 % 74 %***† 66 %*** 42 % 61 %*** 65 %*** 27 % 45 %*** 46 %*** Week 52 56 % 73 %*** 73 %*** 71 %†† 62 % ACR50:
Week 12 33 % 55 %*** 60 %*** 17 % 45 %***†† 35 %*** 13 % 33 %*** 34 %*** 8 % 20 %** 28 %*** Week 24 43 % 60 %** 63 %*** 19 % 51 %*** 45 %*** 21 % 41 %*** 44 %*** 13 % 23 %* 29 %*** Week 52 38 % 57 %*** 62 %*** 56 %† 47 % ACR70:
Week 12 16 % 31 %*** 34 %*** 5 % 19 %***† 13 %*** 3 % 18 %*** 18 %*** 2 % 13 %*** 11 %** Week 24 21 % 42 %*** 40 %*** 8 % 30 %***† 22 %*** 8 % 25 %*** 24 %*** 3 % 13 %*** 17 %*** Week 52 25 % 42 %*** 46 %*** 37 % 31 % DAS28-hsCRP ≤ 3,2:
Week 12 30 % 47 %*** 56 %*** 14 % 44 %***†† 35 %*** 17 % 36 %*** 39 %*** 9 % 24 %*** 32 %*** Week 24 38 % 57 %*** 60 %*** 19 % 52 %*** 48 %*** 24 % 46 %*** 52 %*** 11 % 20 %* 33 %*** Week 52 38 % 57 %*** 63 %*** 56 %† 48 % SDAI ≤ 3,3:
Week 12 6 % 14 %* 20 %*** 2 % 8 %*** 7 %*** 1 % 9 %*** 9 %*** 2 % 2 % 5 % Week 24 10 % 22 %** 23 %*** 3 % 16 %*** 14 %*** 4 % 17 %*** 15 %*** 2 % 5 % 9 %** Week 52 13 % 25 %** 30 %*** 23 % 18 % CDAI ≤ 2,8:
Week 12 7 % 14 %* 19 %*** 2 % 8 %*** 7 %** 2 % 10 %*** 9 %*** 2 % 3 % 6 % Week 24 11 % 21 %** 22 %** 4 % 16 %*** 12 %*** 4 % 15 %*** 15 %*** 3 % 5 % 9 %* Week 52 16 % 25 %* 28 %** 22 % 18 % HAQ-DI minimaal klinisch belangrijk verschil (verlaging van HAQ-DI-score van ≥ 0,30):
Week 12 60 % 81 %*** 77 %*** 46 % 68 %*** 64 %*** 44 % 60 %*** 56 %** 35 % 48 %* 54 %*** Week 24 66 % 77 %* 74 % 37 % 67 %***† 60 %*** 37 % 58 %*** 55 %*** 24 % 41 %*** 44 %*** Week 52 53 % 65 %* 67 %** 61 % 55 % NB: het deel van de responders op elk tijdpunt gebaseerd op degenen die aanvankelijk naar behandeling waren gerandomiseerd (N). Patiënten die stopten of rescuebehandeling kregen, werden daarna als non-responders beschouwd.
Afkortingen: ADA = adalimumab; BARI = baricitinib; IR = patiënten die onvoldoende reageerden; MTX = methotrexaat; PBO = placebo
* p ≤ 0,05; ** p ≤ 0,01; *** p ≤ 0,001 vs. placebo (vs. MTX voor studie RA-BEGIN) † p ≤ 0,05; †† p ≤ 0,01; ††† p ≤ 0,001 vs. adalimumab
Radiografische respons
Het effect van baricitinib op progressie van structurele gewrichtsschade werd radiografisch geëvalueerd in de studies RA-BEGIN, RA-BEAM en RA-BUILD en beoordeeld aan de hand van de aangepaste Total Sharp Score (mTSS) en zijn onderdelen, de erosiescore en score voor vernauwing van de gewrichtsspleet.
Behandeling met baricitinib 4 mg leidde tot een statistisch significante remming van de progressie van structurele gewrichtsschade (tabel 5). De analyses van de scores voor erosie en gewrichtsspleetvernauwing waren consistent met de algehele scores. Het deel van de patiënten zonder radiografische progressie (mTSS-verandering < 0) was in week 24 en 52 met baricitinib 4 mg significant hoger dan met placebo.
Tabel 5. Radiografische veranderingen
| Studie | RA-BEGIN MTX-naïeve patiënten | RA-BEAM MTX-IR-patiënten | RA-BUILD cDMARD-IR-patiënten | ||||||||||||
| Behandel-groep | MTX | BARI 4 mg | BARI 4 mg + MTX | PBOa | BARI 4 mg | ADA 40 mg Q2W | PBO | BARI 2 mg | BARI 4 mg | ||||||
| Aangepaste totale Sharp-score, gemiddelde verandering t.o.v. baseline: | |||||||||||||||
| Week 24 | 0,61 | 0,39 | 0,29* | 0,90 | 0,41*** | 0,33*** | 0,70 | 0,33* | 0,15** | ||||||
| Week 52 | 1,02 | 0,80 | 0,40** | 1,80 | 0,71*** | 0,60*** | |||||||||
| Deel van de patiënten zonder radiografische progressieb: | |||||||||||||||
| Week 24 | 68 % | 76 % | 81 %** | 70 % | 81 %*** | 83 %*** | 74 % | 72 % | 80 % | ||||||
| Week 52 | 66 % | 69 % | 80 %** | 70 % | 79 %** | 81 %** | |||||||||
Afkortingen: ADA = adalimumab; BARI = baricitinib; IR = patiënten die onvoldoende reageerden;
MTX = methotrexaat; PBO = placebo
a Placebogegevens in week 52 afgeleid op basis van lineaire extrapolatie
b Geen progressie gedefinieerd als mTSS-verandering ≤ 0.
* p ≤ 0,05; ** p ≤ 0,01; *** p ≤ 0,001 vs. placebo (vs. MTX voor studie RA-BEGIN)
Lichamelijk functioneren en gezondheidsgerelateerde uitkomsten
Behandeling met baricitinib 4 mg, alleen of in combinatie met cDMARD’s, leidde in vergelijking met alle controlemiddelen (placebo, MTX, adalimumab) tot een aanmerkelijke verbetering van het lichamelijk functioneren (HAQ-DI) en pijn (0 - 100 visuele analoge schaal). De verbeteringen werden al in week 1 gezien en hielden in de studies RA-BEGIN en RA-BEAM tot 52 weken aan.
In RA-BEAM en RA-BUILD leidde behandeling met baricitinib 4 mg in vergelijking met placebo of adalimumab tot een significante verbetering van de gemiddelde duur en ernst van gewrichtsstijfheid in de ochtend, zoals beoordeeld op basis van dagelijks bijgehouden elektronische patiëntendagboeken.
In alle studies was bij met baricitinib behandelde patiënten sprake van een verbetering van de door de patiënt gemelde kwaliteit van leven gemeten met de Short Form (36) Health Survey (SF-36) Physical Component Score en vermoeidheid gemeten met de Functional Assessment of Chronic Illness Therapy-Fatigue Score (FACIT-F).
Baricitinib 4 mg vs. 2 mg
Verschillen in effectiviteit tussen de doses van 4 mg en 2 mg waren het grootst in de populatie van patiënten die onvoldoende op bDMARD reageerden (RA-BEACON), waarin statistisch significante verbeteringen in de ACR-componenten van het aantal gezwollen gewrichten, het aantal pijnlijke gewrichten en ESR werden aangetoond voor baricitinib 4 mg in vergelijking met placebo in week 24, maar niet voor baricitinib 2 mg in vergelijking met placebo. Daarnaast trad in zowel RA-BEACON als RA-BUILD de werkzaamheid sneller in en was de omvang van het effect in de groepen met 4 mg over het algemeen groter dan met 2 mg.
In een langdurig verlengingsonderzoek werden patiënten uit de studies RA-BEAM, RA-BUILD en RA-BEACON bij wie aanhoudende lage ziekteactiviteit of remissie (CDAI ≤ 10) na minstens 15 maanden behandeling met baricitinib 4 mg eenmaal daags werd bereikt, opnieuw 1:1 dubbelblind gerandomiseerd om door te gaan met 4 mg eenmaal daags of met een lagere dosering van 2 mg eenmaal daags. De meeste patiënten behielden een lage ziekteactiviteit of remissie op basis van hun CDAI-score:
in week 12: 451/498 (91%) met voortzetting van 4 mg vs. 405/498 (81%) met verlaging naar
2 mg (p ≤ 0,001);
in week 24: 434/498 (87%) met voortzetting van 4 mg vs. 372/498 (75%) met verlaging naar
2 mg (p ≤ 0,001);
in week 48: 400/498 (80%) met voortzetting van 4 mg vs. 343/498 (69%) met verlaging naar
2 mg (p ≤ 0,001).
in week 96: 347/494 (70%) met voortzetting van 4 mg vs. 297/496 (60%) met verlaging naar
2 mg (p ≤ 0,001).
Bij de meeste patiënten met verlies van hun lage ziekteactiviteit of remissiestatus na de dosisverlaging, werd ziektecontrole hersteld nadat de dosis weer verhoogd was naar 4 mg.
Volwassenen met atopische dermatitis
De werkzaamheid en veiligheid van baricitinib als monotherapie of in combinatie met topicale corticosteroïden (TCS) werden onderzocht in 3 fase III-gerandomiseerde, dubbelblinde, placebogecontroleerde studies met een duur van 16 weken (BREEZE-AD1, -AD2 en -AD7). In de studies werden 1.568 patiënten geïncludeerd met matige tot ernstige atopische dermatitis, vastgesteld volgens een Investigator’s Global Assessment (IGA)-score ≥ 3, een Eczema Area and Severity Index (EASI)-score ≥ 16 en waarbij ≥ 10% van het lichaamsoppervlak (BSA) betrokken was. Patiënten die in aanmerking kwamen, waren ouder dan 18 jaar en hadden eerder een ontoereikende respons of verdroegen topicale geneesmiddelen niet. Het was patiënten toegestaan een rescuebehandeling te krijgen (waaronder topicale of systemische therapie); vanaf dat moment werden zij als non-responders beschouwd. Op baseline van de BREEZE-AD7-studie kregen alle patiënten gelijktijdig topicale corticosteroïden en mochten de patiënten ook topicale calcineurineremmers gebruiken. Alle patiënten die deze studies volbrachten, kwamen in aanmerking om geïncludeerd te worden in een langdurig verlengingsonderzoek (BREEZE AD-3) voor voortgezette behandeling tot maximaal 4 jaar.
In de fase III-gerandomiseerde, dubbelblinde, placebogecontroleerde studie BREEZE-AD4 werd de werkzaamheid van baricitinib in combinatie met topicale corticosteroïden onderzocht gedurende 52 weken bij 463 patiënten met matige tot ernstige atopische dermatitis die faalden op behandeling met ciclosporine, deze niet verdroegen of een contra-indicatie hadden voor behandeling met ciclosporine.
Baselinekarakteristieken
In de placebogecontroleerde fase III-studies (BREEZE-AD1, -AD2, -AD7 en -AD4) was over alle behandelgroepen 37% vrouw, 64% Kaukasisch, 31% Aziatisch en 0,6% negroïde, en was gemiddelde leeftijd 35,6 jaar. In deze studies had 42% tot 51% van de patiënten een IGA op baseline van 4 (ernstige atopische dermatitis), en kreeg 54% tot 79% van de patiënten eerder systemische behandeling tegen atopische dermatitis. Het gemiddelde van de EASI-score op baseline liep uiteen van 29,6 tot 33,5, de baseline van het wekelijkse gemiddelde van jeuk volgens de NRS liep uiteen van 6,5 tot 7,1, het gemiddelde op baseline van de Dermatology Life Quality Index (DLQI) liep uiteen van 13,6 tot 14,9 en het gemiddelde op baseline van de Hospital Anxiety and Depression Scale (HADS) totale score liep uiteen van 10,9 tot 12,1.
Klinische respons
Monotherapiestudies van 16 weken (BREEZE-AD1, -AD2) en in combinatie met TCS (BREEZE-AD7)
Een significant hoger percentage patiënten gerandomiseerd naar baricitinib 4 mg bereikte op week 16, in vergelijking met placebo, een IGA-respons van 0 of 1 (primaire uitkomstmaat), EASI 75, of een verbetering van jeuk van ≥ 4 punten volgens de NRS (tabel 6). Figuur 1 toont de gemiddelde procentuele verandering van EASI vanaf baseline tot week 16.
Een significant groter aantal patiënten gerandomiseerd naar baricitinib 4 mg bereikte in vergelijking met placebo een verbetering van jeuk ≥ 4 punten volgens de NRS (in de eerste week van de behandeling in BREEZE-AD1 en AD2 en vanaf week 2 in BREEZE-AD7; p < 0,002).
De effecten van de behandeling in de subgroepen (gewicht, leeftijd, geslacht, ras, ernst van de ziekte en eerdere behandeling met inbegrip van immunosuppressiva) waren consistent met de resultaten in de algehele studiepopulatie.
Tabel 6. Werkzaamheid van baricitinib op week 16 (FASa)
| Monotherapie | Combinatie met TCS | ||||||||
| Studie | BREEZE-AD1 | BREEZE-AD2 | BREEZE-AD7 | ||||||
| Behandelgroep | PBO | BARI 2 mg | BARI 4 mg | PBO | BARI 2 mg | BARI 4 mg | PBO + TCS | BARI 2 mg + TCS | BARI 4 mg + TCS |
| N | 249 | 123 | 125 | 244 | 123 | 123 | 109 | 109 | 111 |
| IGA 0 of 1, % respondersb, c | 4,8 | 11,4** | 16,8** | 4,5 | 10,6** | 13,8** | 14,7 | 23,9 | 30,6** |
EASI-75, % respondersc | 8,8 | 18,7** | 24,8** | 6,1 | 17,9** | 21,1** | 22,9 | 43,1* | 47,7** |
Jeuk NRS (≥ 4 punten verbetering), % respondersc, d | 7,2 | 12,0 | 21,5** | 4,7 | 15,1** | 18,7** | 20,2 | 38,1* | 44,0** |
BARI = baricitinib; PBO = placebo
* statistisch significant vs. placebo zonder aanpassing voor multipliciteit; ** statistisch significant vs.
placebo met aanpassing voor multipliciteit.
a Volledige analyseset (FAS) inclusief alle gerandomiseerde patiënten
b Een responder was gedefinieerd als een patiënt met IGA 0 of 1 (“schoon” of “bijna schoon”) met een reductie van ≥ 2 punten op de 0-4 IGA-schaal.
c Non-Responder Imputation: patiënten die een rescuebehandeling ontvingen of met ontbrekende gegevens werden beschouwd als non-responders.
d Getoonde resultaten in de subgroepen van patiënten die voor evaluatie in aanmerking kwamen (patiënten met jeuk ≥ 4 volgens de NRS op baseline).
Figuur 1. Gemiddelde procentuele verandering vanaf baseline van EASI (FAS)a
LS = kleinste kwadraten; * statistisch significant vs. placebo zonder aanpassing voor multipliciteit; ** statistisch significant vs. placebo met aanpassing voor multipliciteit.
a Volledige analyseset (FAS) inclusief alle gerandomiseerde patiënten. Gegevens verzameld na rescuebehandeling of na permanente stopzetting van het geneesmiddel werden beschouwd als ontbrekend. De gemiddelden van de kleinste kwadraten zijn afkomstig uit analyses m.b.v. de MMRM-methode (Mixed Model with Repeated Measures – gemengd model met herhaalde metingen).
Behoud van respons
Om behoud van respons te onderzoeken kwamen 1.398 personen die gedurende 16 weken in BREEZE-AD1 (N = 566), BREEZE-AD2 (N = 540) en BREEZE-AD7 (N = 292) met baricitinib waren behandeld in aanmerking om te worden geïncludeerd in een langdurig verlengingsonderzoek BREEZE-AD3. Er zijn gegevens beschikbaar van cumulatieve behandeling tot 4 jaren (216 weken). Een aanhoudende respons werd waargenomen bij patiënten met ten minste enige respons (IGA 0, 1 of
- 2) na het starten van de behandeling met baricitinib.
Verlaging van de dosis
In het langdurige verlengingsonderzoek BREEZE-AD3 werden patiënten met een gezonde huid, bijna gezonde huid of met een milde huidziekte (d.w.z. IGA 0, 1 of 2) met baricitinib 4 mg eenmaal daags opnieuw gerandomiseerd in week 52 om 4 mg eenmaal daags voort te zetten of de dosis te verlagen tot 2 mg eenmaal daags. Van de patiënten die de dosis verlaagden tot 2 mg, had 37% een IGA 0, 1 of 2 respons en 52% had een EASI-75 respons in week 200. 47% van de patiënten in deze groep had een Jeuk-NRS ≥ 4-punts verbetering in week 52, en 40% had deze verbetering in week 68. Het percentage patiënten met een terugval (IGA ≥ 3) was lager in de subgroep van patiënten met een gezonde huid of bijna gezonde huid (IGA 0 of 1) bij aanvang van de dosisverlaging. Van de patiënten die een terugval kregen (IGA ≥ 3) na dosisverlaging, kreeg de meerderheid van de patiënten de ziekte weer onder controle na herbehandeling met baricitinib 4 mg.
Kwaliteit van leven/Patiëntgerapporteerde uitkomsten bij atopische dermatitis
In beide monotherapiestudies (BREEZE-AD1 en BREEZE-AD2) en in de studie met gelijktijdig TCS (BREEZE-AD7) zorgde baricitinib 4 mg op week 16 in vergelijking met placebo voor een significante verbetering van de patiëntgerapporteerde uitkomsten, waaronder jeuk volgens de NRS, slaap (ADSS), pijn op de huid (NRS voor pijn op de huid), kwaliteit van leven (DLQI) en verschijnselen van angst en depressie (HADS), die niet waren gecorrigeerd voor multipliciteit (zie tabel 7).
Tabel 7. Resultaten van kwaliteit van leven/patiëntgerapporteerde uitkomsten van monotherapie met baricitinib en baricitinib in combinatie met TCS op week 16 (FAS)a
| Monotherapie | Combinatie met TCS | ||||||||
| Studie | BREEZE-AD1 | BREEZE-AD2 | BREEZE-AD7e | ||||||
| Behandelgroep | PBO | BARI 2 mg | BARI 4 mg | PBO | BARI 2 mg | BARI 4 mg | PBO + TCS | BARI 2 mg + TCS | BARI 4 mg + TCS |
| N | 249 | 123 | 125 | 244 | 123 | 123 | 109 | 109 | 111 |
ADSS onder-deel 2 ≥ 2 punten verbetering, % respondersc,d | 12,8 | 11,4 | 32,7* | 8,0 | 19,6 | 24,4* | 30,6 | 61,5* | 66,7* |
| Gemiddelde verandering in NRS voor pijn op de huid (SF)b | -0,84 (0,24) | -1,58 (0,29) | -1,93** (0,26) | -0,86 (0,26) | -2,61** (0,30) | -2,49** (0,28) | -2,06 (0,23) | -3,22* (0,22) | -3,73* (0,23) |
| Gemiddelde verandering in DLQI (SF)b | -2,46 (0,57) | -4,30* (0,68) | -6,76* (0,60) | -3,35 (0,62) | -7,44* (0,71) | -7,56* (0,66) | -5,58 (0,61) | -7,50* (0,58) | -8,89* (0,58) |
| Gemiddelde verandering in HADS (SF)b | -1,22 (0,48) | -3,22* (0,58) | -3,56* (0,52) | -1,25 (0,57) | -2,82 (0,66) | -3,71* (0,62) | -3,18 (0,56) | -4,75* (0,54) | -5,12* (0,54) |
BARI = baricitinib; PBO = placebo
*statistisch significant vs. placebo zonder aanpassing voor multipliciteit; ** statistisch significant vs. placebo met aanpassing voor multipliciteit.
a Volledige analyseset (FAS) inclusief alle gerandomiseerde patiënten.
b Getoonde resultaten zijn de kleinste kwadraten van de gemiddelde verandering t.o.v. baseline (SF). Verzamelde gegevens na rescuebehandeling of na permanent stopzetten van het geneesmiddel werden beschouwd als ontbrekend. De gemiddelden van de kleinste kwadraten zijn afkomstig uit analyses volgens de MMRM-methode (Mixed Model with Repeated Measures – gemengd model met herhaalde metingen).
c ADSS onderdeel 2: aantal keer wakker worden tijdens de nacht als gevolg van jeuk d Non-Responder Imputation: patiënten die een rescuebehandeling ontvingen of met ontbrekende gegevens werden beschouwd als non-responders. Getoonde resultaten in de subgroepen van patiënten die voor evaluatie in aanmerking kwamen (patiënten met ADSS-onderdeel 2 ≥ 2 op baseline). e Alle patiënten kregen gelijktijdig topicale corticosteroïden en mochten topicale calcineurineremmers gebruiken.
Klinische respons bij patiënten met ervaring of met een contra-indicatie voor behandeling met ciclosporine (BREEZE-AD4-studie)
In totaal werden 463 patiënten geïncludeerd die eerder faalden op oraal ciclosporine (n = 173) of dit niet verdroegen (n = 75) of die een contra-indicatie voor ciclosporine hadden (n = 126). Het primaire
| eindpunt was het aantal patiënten die EASI-75 bereikte op week 16. De primaire en sommige van de | ||||
| meest belangrijke secundaire eindpunten op week 16 zijn samengevat in tabel 8. | ||||
| Tabel 8: Werkzaamheid van baricitinib in combinatie met TCSa op week 16 in BREEZE-AD4 | ||||
| (FAS)b | ||||
| Onderzoek | BREEZE-AD4 | |||
| Behandelgroep | PBOa | BARI 2 mga | BARI 4 mga | |
| N | 93 | 185 | 92 | |
| EASI-75, % respondersc | 17,2 | 27,6 | 31,5** | |
| IGA 0 of 1, % respondersc, e | 9,7 | 15,1 | 21,7* | |
| Jeuk volgens de NRS (≥ 4 punten verbetering), % respondersc, f | 8,2 | 22,9* | 38,2** | |
| Gemiddelde verandering in DLQI (SF)d | -4,95 (0,752) | -6,57 (0,494) | -7,95* (0,705) | |
BARI = baricitinib, PBO = placebo
*statistisch significant vs. placebo zonder aanpassing voor multipliciteit; ** statistisch significant vs. placebo met aanpassing voor multipliciteit.
a Alle patiënten kregen gelijktijdig therapie met topicale corticosteroïden en de patiënten mochten topicale calcineurineremmers gebruiken.
b Volledige analyseset (FAS) betreft alle gerandomiseerde patiënten.
c Non-Responder Imputation: patiënten die een rescuebehandeling ontvingen of met ontbrekende gegevens werden beschouwd als non-responders.
d Verzamelde gegevens na rescuebehandeling of na permanent stopzetten van het geneesmiddel werden beschouwd als ontbrekend. De gemiddelden van de kleinste kwadraten zijn afkomstig uit analyses volgens de MMRM-methode (Mixed Model with Repeated Measures – gemengd model met herhaalde metingen).
e Een responder werd gedefinieerd als een patiënt met IGA 0 of 1 (“schoon” of “bijna schoon”) met een vermindering van ≥ 2 punten op een 0-4 IGA-schaal
f Getoonde resultaten in subsets patiënten die in aanmerking komen voor evaluatie (patiënten met jeuk ≥ 4 op baseline, volgens de NRS).
Volwassenen met alopecia areata
De werkzaamheid en veiligheid van eenmaal daags baricitinib werden beoordeeld in één adaptieve fase II/III-studie (BRAVE-AA1) en één fase III-studie (BRAVE-AA2). Het fase III-gedeelte van de BRAVE-AA1-studie en de fase III BRAVE-AA2-studie waren gerandomiseerde, dubbelblinde, placebogecontroleerde studies van 36 weken met verlengingsperiodes tot 200 weken. In beide fase III-studies werden patiënten gerandomiseerd naar placebo, 2 mg of 4 mg baricitinib, in een verhouding van 2:2:3. Patiënten die in aanmerking kwamen waren volwassen mannen in de leeftijd van 18 jaar tot 60 jaar, en volwassen vrouwen in de leeftijd van 18 jaar tot 70 jaar, met een huidige episode van ernstige alopecia areata (haarverlies omvat ≥ 50% van de hoofdhuid) van langer dan 6 maanden. Patiënten met een huidige episode van langer dan 8 jaar kwamen niet in aanmerking, tenzij er de afgelopen 8 jaar episoden van hernieuwde haargroei waren waargenomen op de aangetaste delen van de hoofdhuid. De enige toegestane gelijktijdige behandelingen voor alopecia areata, mits gegeven met een stabiele dosis bij de start van de studie, waren finasteride (of andere 5-alfa-reductaseremmers), oraal of topicaal minoxidil en bimatoprost oogdruppels voor wimpers.
Het primaire eindpunt dat beoordeeld werd in beide studies was het percentage proefpersonen dat in week 36 een SALT-score (Severity of Alopecia Tool) van ≤ 20 (80% of meer hoofdhuidbedekking met haar) bereikte. Tevens beoordeelde de arts in beide studies het haarverlies van de wenkbrauwen en wimpers, met behulp van een 4-puntsschaal (ClinRO Measure for Eyebrow Hair Loss™, ClinRO Measure for Eyelash Hair Loss™).
Baselinekarakteristieken
Aan het fase III-gedeelte van de BRAVE-AA1-studie en de fase III BRAVE-AA2-studie namen 1200 volwassen patiënten deel. Over alle behandelingsgroepen was de gemiddelde leeftijd 37,5 jaar, 61% van de patiënten was vrouw. De gemiddelde duur van alopecia areata vanaf de eerste manifestatie en de gemiddelde duur van de huidige episode van haarverlies waren respectievelijk 12,2 en 3,9 jaar. De mediane SALT-score in beide studies was 96 (dit komt overeen met 96% haarverlies op de hoofdhuid) en bij ongeveer 44% van de patiënten werd alopecia universalis gemeld. In beide studies had 69% van de patiënten bij baseline significant of volledig haarverlies van de wenkbrauwen en 58% had significant of volledig haarverlies van de wimpers, zoals gemeten met ClinRO Measures for Eyebrow and Eyelash Hair Loss scores van 2 of 3. Ongeveer 90% van de patiënten kreeg ten minste één behandeling voor alopecia areata op een bepaald moment vóór deelname aan de studies, en 50% van de patiënten kreeg ten minste één systemisch immunosuppressivum. Bij slechts 4,3% van de patiënten werd gelijktijdig gebruik van toegestane behandelingen van alopecia areata tijdens de studies gemeld.
Klinische respons
In beide onderzoeken bereikte in vergelijking met placebo een significant groter percentage van de patiënten die gerandomiseerd waren naar baricitinib 4 mg eenmaal daags, een SALT ≤ 20 in week 36, en deze respons startte al vanaf week 8 in de BRAVE-AA1-studie en vanaf week 12 in de BRAVE-AA2-studie. Consistente werkzaamheid werd waargenomen bij de meeste secundaire eindpunten (tabel 9). Figuur 2 toont het percentage patiënten dat SALT ≤ 20 bereikte tot week 36.
De effecten van de behandeling in subgroepen (geslacht, leeftijd, gewicht, eGFR, ras, geografische regio, ernst van de ziekte, huidige duur van alopecia areata-episode) kwamen overeen met de resultaten in de algehele onderzoekspopulatie op week 36.
Tabel 9. Werkzaamheid van baricitinib tot en met week 36 voor samengevoegde studies (samengevoegde week 36 werkzaamheidspopulatiea)
| BRAVE-AA1 (fase III-gedeelte van een fase II/III-studie) en BRAVE-AA2 (fase III-studie) samengevoegde gegevens* | |||
| Placebo N = 345 | Baricitinib 2 mg N = 340 | Baricitinib 4 mg N = 515 | |
| SALT ≤ 20 op week 36 | 4,1 % | 19,7 %** | 34,0 %** |
| SALT ≤ 20 op week 24 | 3,2 % | 11.2 % | 27.4 %** |
| ClinRO Measure for Eyebrow Hair Loss-scores van 0 of 1 op week 36 met een verbetering van ≥ 2 punten ten opzichte van baselineb | 3,8 % | 15,8 % | 33,0 %** |
ClinRO Measure for Eyelash Hair Loss-scores van 0 of 1 op week 36 met een verbetering van ≥ 2 punten ten opzichte van baselineb | 4,3 % | 12,0 % | 33,9 %** |
Verandering in Skindex-16 aangepast voor alopecia areata op het gebied van emoties, gemiddelde (SF)c | -11,33 (1,768) | -19,89 (1,788) | -23,81 (1,488) |
Verandering in Skindex-16 aangepast voor alopecia areata op het gebied van functioneren, gemiddeld (SF)c | -9,26 (1,605) | -13,68 (1,623) | -16,93 (1,349) |
ClinRO = clinician-reported outcome; SF = standaardfout
a Samengevoegde week 36-populatie met betrekking tot de werkzaamheid: alle patiënten die deelnamen aan het fase III-gedeelte van de BRAVE-AA1-studie en aan studie BRAVE-AA2. * De resultaten van de samengevoegde analyse zijn in lijn met die van de individuele studies ** Statistisch significant met aanpassing voor multipliciteit in het grafische testschema binnen elke afzonderlijke studie.
b Patiënten met een score van ≥ 2 voor ClinRO Measure for Eyebrow Hair Loss bij baseline: 236 (placebo), 240 (baricitinib 2 mg), 349 (baricitinib 4 mg). Patiënten met een score van ≥ 2 voor de ClinRO Measure for Eyelash Hair Loss bij baseline: 186 (placebo), 200 (baricitinib 2 mg), 307 (baricitinib 4 mg). Beide ClinRO-meetinstrumenten maken gebruik van 4-punts responsschaal met een spreiding van 0, duidend op geen haarverlies, tot 3, duidend op geen noemenswaardig wenkbrauw-/wimperhaar.
c Monstergroottes voor analyse op Skindex-16 aangepast voor alopecia areata in week 36 zijn n = 256 (placebo), 249 (baricitinib 2 mg), 392 (baricitinib 4 mg).
Figuur 2: Percentage patiënten met SALT ≤ 20 tot en met week 36
**p-waarde voor baricitinib versus placebo ≤ 0,01; ***p-waarde voor baricitinib versus placebo ≤ 0,001.
Werkzaamheid tot week 52
Het percentage met baricitinib behandelde patiënten dat een SALT ≤ 20 bereikte, bleef stijgen na week 36 tot 39,0% van de patiënten die baricitinib 4 mg kregen in week 52. In de subpopulaties naar de ernst van de ziekte bij baseline en de duur van de episode kwamen de resultaten op week 52 overeen met de resultaten waargenomen op week 36 en met de resultaten in de totale studiepopulatie.
Behoud van respons
Behoud van respons werd geëvalueerd bij 205 patiënten uit de BRAVE-AA1-studie en de BRAVE-AA2-studie die in week 52 SALT ≤ 20 hadden bereikt en die baricitinib 4 mg of 2 mg bleven gebruiken. Uit de resultaten blijkt dat bij de meerderheid van de patiënten die baricitinib 4 mg en baricitinib 2 mg bleven gebruiken, de respons behouden bleef gedurende ongeveer 4 jaar behandeling (200 weken).
Substudie naar het verlagen van de dosering
In de BRAVE-AA2-studie werden 95 patiënten die baricitinib 4 mg eenmaal daags sinds de initiële randomisatie hadden gekregen en SALT ≤ 20 bereikten in week 52, opnieuw dubbelblind gerandomiseerd naar voortzetting van 4 mg eenmaal daags of verlaging van de dosering naar 2 mg eenmaal daags. Van de 47 patiënten bij wie de dosis werd verlaagd naar 2 mg, bleef bij 51% de respons behouden gedurende ongeveer 3 jaar behandeling (152 weken) en bleef bij 38% de respons behouden gedurende 4 jaar behandeling (200 weken). Van de 17 patiënten bij wie het behandelingsvoordeel na de dosisverlaging verdween, vertoonden 12 (71%) opnieuw een klinische respons na herbehandeling met 4 mg baricitinib.
Juveniele idiopathische artritis
Het klinische ontwikkelingsprogramma voor baricitinib voor juveniele idiopathische artritis bestond uit één voltooid fase III-hoofdonderzoek (JUVE-BASIS) en één lopend langdurig open-label veiligheid verlengingsonderzoek (JUVE-X).
JUVE-BASIS was een dubbelblind, gerandomiseerd terugtrekkingsonderzoek (double-blind randomised withdrawal, DBW) met placebo controle tot 44 weken. In het onderzoek werd de werkzaamheid en veiligheid van baricitinib geëvalueerd dat eenmaal daags werd toegediend aan patiënten van 2 jaar tot 18 jaar met juveniele idiopathische artritis en die onvoldoende hadden gereageerd op of intolerantie hadden voor behandeling met ten minste 1 conventionele synthetische of biologische DMARD. Het betrof patiënten met polyarticulaire juveniele idiopathische artritis (reumafactor-positief of reumafactor-negatief), juveniele idiopathische artritis met uitgebreid oligoarticulair beloop, enthesitis-gerelateerde juveniele idiopathische artritis en juveniele artritis psoriatica zoals gedefinieerd door de criteria van de International League of Associations for Rheumatology (ILAR). Patiënten die deelnamen aan JUVE-BASIS kwamen in aanmerking voor deelname aan onderzoek JUVE-X.
In JUVE-BASIS kregen patiënten open-label eenmaal daags baricitinib gedurende ongeveer 12 weken vanaf baseline. Patiënten van 2 tot 9 jaar kregen dagelijks 2 mg en patiënten van 9 tot 18 jaar kregen dagelijks 4 mg, om een equivalente blootstelling te bereiken aan een dosis van 4 mg bij volwassenen. In week 12 werd de respons op de behandeling voor elke patiënt beoordeeld (gebaseerd op PedACR30-criteria). Patiënten die ten minste een PedACR30-respons bereikten, werden gerandomiseerd (verhouding 1:1) om placebo te krijgen of dezelfde dosis baricitinib te blijven gebruiken in de dubbelblinde, placebogecontroleerde fase van 32 weken. Patiënten die PedACR30 niet bereikten, kregen de mogelijkheid om geïncludeerd te worden in het JUVE-X onderzoek.
Het primaire eindpunt van de werkzaamheid van JUVE-BASIS was de tijd tot opflakkering van de ziekte vanaf de start van de DBW-periode tot het einde van de DBW-periode.
Baselinekarakteristieken
In totaal zijn 220 patiënten geïncludeerd in het JUVE-BASIS onderzoek. Van deze patiënten kwamen 163 (74,4%) patiënten in aanmerking om in de DBW-periode te worden gerandomiseerd naar baricitinib (n=82) of placebo (n=81). Er waren 144 patiënten met polyarticulaire juveniele idiopathische artritis, 16 patiënten met uitgebreid oligoarticulaire juveniele idiopathische artritis, 50 patiënten met enthesitis-gerelateerde juveniele idiopathische artritis en 10 patiënten met juveniele artritis psoriatica.
In JUVE-BASIS was de gemiddelde leeftijd 13 jaar (standaarddeviatie 3,0) en was 69,1% vrouw. Het aantal patiënten per leeftijdsgroep was als volgt: 2 tot <6 jaar: n=6; 6 tot <9 jaar: n=9; 9 tot <12 jaar: n=30; en 12 tot <18 jaar: n=175.
De gemiddelde tijd sinds de diagnose van juveniele idiopathische artritis, die door alle patiënten in het onderzoek werd gerapporteerd, was 4 jaar. Het gelijktijdig gebruik van andere therapieën was gelijk in alle behandelingsgroepen in de DBW-periode (de meest voorkomende gelijktijdige csDMARD's waren MTX, sulfasalazine en leflunomide). In totaal gebruikten 127 (57,7%) patiënten MTX bij baseline.
Klinische respons
In JUVE-BASIS had de groep met patiënten die met baricitinib waren behandeld een significant langere tijd tot opflakkering van de ziekte in vergelijking met degenen die placebo kregen (figuur 3). Bovendien bereikten meer patiënten die met baricitinib waren behandeld een PedACR-waarde van 30/50/70/90/100 gedurende de DBW-periode in vergelijking met placebo.
Figuur 3. Tijd tot opflakkering van de ziekte tijdens de DBW-periode
BI = betrouwbaarheidsinterval, HR = risicoverhouding (hazard ratio), NVT = niet van toepassing. *a HR – gestratificeerd naar juveniele idiopathische artritiscategorieën (polyarticulaire en uitgebreid oligoarticulaire versus enthesitis-gerelateerde artritis en juveniele artritis psoriatica). *b p-waarde is van logrank-test gestratificeerd naar juveniele idiopathische artritiscategorieën (polyarticulaire en uitgebreid oligoarticulaire versus enthesitis-gerelateerde artritis en juveniele artritis psoriatica).
Tijd tot opflakkering van de ziekte en resultaten van de PedACR-score waren over het algemeen consistent voor alle subtypes van juveniele idiopathische artritis en achtergrondkenmerken (inclusief leeftijd, geografie, gewicht, eerder gebruik van biologische middelen, gelijktijdig gebruik van MTX of corticosteroïden) en waren consistent met die voor de algehele onderzoekspopulatie.
Pediatrische atopische dermatitis
De werkzaamheid en veiligheid van baricitinib in combinatie met TCS werden onderzocht in een enkele fase III-gerandomiseerde, dubbelblinde, placebogecontroleerde studie van 16 weken (BREEZE-AD-PEDS). In de studie werden 483 patiënten geïncludeerd met matige tot ernstige atopische dermatitis, vastgesteld volgens een IGA-score ≥ 3, een EASI-score ≥ 16 en waarbij ≥ 10% van het BSA betrokken was. Patiënten die in aanmerking kwamen, waren tussen 2 en 18 jaar en hadden eerder een ontoereikende respons of verdroegen topicale geneesmiddelen niet en kwamen in aanmerking voor systemische therapie. Alle patiënten kregen gelijktijdig topicale corticosteroïden met lage of gemiddelde sterkte voorgeschreven en patiënten mochten tijdens het onderzoek topicale calcineurineremmers gebruiken. Patiënten werden gerandomiseerd naar placebo of baricitinib met lage, gemiddelde of hoge dosis getest (resulterend in equivalente blootstelling aan respectievelijk 1 mg, 2 mg of 4 mg bij volwassen AD-patiënten) in een verhouding van 1:1:1:1. De studie bevat een lopende langdurige verlenging tot 4 jaar.
Baselinekarakteristieken
Over alle behandelingsgroepen was 76% Kaukasisch, 15% Aziatisch en 3% negroïde, 50% was vrouw en de gemiddelde leeftijd was 12 jaar waarvan 72% ten minste 10 jaar en 28% jonger dan 10 jaar. Patiënten van 6 jaar en jonger vormden 14% van de populatie (6 jaar [N=28], 5 jaar [N=11], 4 jaar [N=16], 3 jaar [N=8], 2 jaar [N=5]). In deze studie had 38% van de patiënten een IGA op baseline van 4 (ernstige atopische dermatitis), en had 42% van de patiënten eerder systemische behandeling tegen atopische dermatitis gekregen. De EASI-score op baseline liep uiteen van 12,2 tot 70,8, het gemiddelde over een week op baseline van de Itch Numerical Rating Scale (NRS) bij patiënten van ten minste 10 jaar oud was 5,5 (SD = 2,6).
Klinische respons
Een statistisch significant hoger percentage patiënten gerandomiseerd naar de dosering equivalent aan baricitinib 4 mg bereikte op week 16, in vergelijking met placebo, een IGA-respons van 0 of 1 (primaire uitkomstmaat), EASI 75, of een verbetering van jeuk van ≥ 4 punten volgens de NRS (tabel 10). Figuur 4 toont het tijdsverloop van het bereiken van IGA 0 of 1.
De effecten van de behandeling in de subgroepen (gewicht, leeftijd, geslacht, ras, ernst van de ziekte en eerdere behandeling met inbegrip van immunosuppressiva) waren consistent met de resultaten in de algehele studiepopulatie.
Tabel 10. Werkzaamheid van baricitinib bij pediatrische patiënten op week 16a
| Studie | BREEZE-AD-PEDS | |
| Behandelgroep | PBO | BARI 4 mg equivalent |
| N | 122 | 120 |
| IGA 0 of 1, % respondersb,c | 16,4 | 41,7** |
EASI-75, % respondersc | 32,0 | 52,5** |
Jeuk NRS (≥4 punten verbetering), % responders c,d | 16,4 | 35,5** |
BARI = baricitinib; PBO = placebo
** statistisch significant vs. placebo met aanpassing voor multipliciteit
a Intent to Treat (ITT)-populatie (alle gerandomiseerde patiënten)
b Een responder was gedefinieerd als een patiënt met IGA 0 of 1 (“schoon” of “bijna schoon”) met een reductie van ≥ 2 punten op de 0-4 IGA-schaal.
c Non-Responder Imputation: patiënten die een rescuebehandeling ontvingen of met ontbrekende gegevens werden beschouwd als non-responders.
d Getoonde resultaten in de subgroepen van patiënten die voor evaluatie in aanmerking kwamen (patiënten van ≥ 10 jaar met jeuk ≥ 4 volgens NRS op baseline, BARI 4 mg equivalent N=62; placebo, N = 55).
Figuur 4. Tijdsverloop voor het bereiken van IGA 0 of 1 met ≥ 2 punten verbetering bij pediatrische patiënten tot en met week 16
BARI=baricitinib; NRI=non-responder imputation; PBO=placebo* p< 0,05; ** p< 0,01; *** p< 0,001 vs. PBO (nominale p-waarde; logistische regressieanalyse); † Statistisch significant met aanpassing voor multipliciteit.
Een significant hoger percentage patiënten gerandomiseerd naar de dosis equivalent aan baricitinib 4 mg bereikte al op week 4, in vergelijking met placebo, een verbetering van jeuk ≥ 4 punten volgens de NRS (gecorrigeerd voor multipliciteit).
De behoefte aan gelijktijdig gebruik van TCS werd verminderd, zoals aangetoond door een mediane afname van de hoeveelheid TCS in grammen voor de dosis equivalent aan baricitinib 4 mg versus placebo gedurende 16 weken, en een hoger mediaan aantal TCS-vrije dagen voor de dosis equivalent aan baricitinib 4 mg (25 dagen) versus placebo (11 dagen) gedurende 16 weken.
Adolescenten met alopecia areata
De werkzaamheid en veiligheid van eenmaal daags baricitinib werden beoordeeld in één dubbelblinde, gerandomiseerde, placebogecontroleerde fase III-studie van 36 weken (BRAVE-AA-PEDS). Patiënten werden gerandomiseerd naar placebo, 2 mg of 4 mg baricitinib, in een verhouding van 1:1:1. Patiënten die in aanmerking kwamen waren adolescenten van 12 tot 18 jaar, met een gewicht van 30 kg of meer, met een huidige episode van ernstige alopecia areata (haarverlies omvat ≥ 50% van de hoofdhuid) van langer dan 6 maanden. Patiënten met een huidige episode van langer dan 8 jaar kwamen niet in aanmerking, tenzij er in de afgelopen 8 jaar episoden van hernieuwde haargroei waren waargenomen op de aangetaste delen van de hoofdhuid. De enige toegestane gelijktijdige behandelingen voor alopecia areata, mits gegeven met een stabiele dosis bij de start van de studie, waren oraal of topicaal minoxidil en bimatoprost oogdruppels voor wimpers. De studie bevat een lopende langdurige verlenging tot 2 jaar.
Het primaire eindpunt van de studie was het percentage proefpersonen dat in week 36 een SALT-score (Severity of Alopecia Tool) van ≤ 20 (80% of meer hoofdhuidbedekking met haar) bereikte. Tevens beoordeelde de arts in de studie het haarverlies van de wenkbrauwen en wimpers, met behulp van een 4-puntsschaal (ClinRO Measure for Eyebrow Hair Loss™, ClinRO Measure for Eyelash Hair Loss™).
Baselinekarakteristieken
Aan het placebogecontroleerde gedeelte voor adolescenten van de BRAVE-AA-PEDS-studie namen 257 adolescente patiënten deel. Over alle behandelingsgroepen was de gemiddelde leeftijd 14,7 jaar en was 49% van de patiënten vrouw. De gemiddelde duur van alopecia areata vanaf de eerste manifestatie en de gemiddelde duur van de huidige episode van haarverlies waren respectievelijk 6,4 en 3,2 jaar. De mediane SALT-score was 100 (dit komt overeen met 100% haarverlies op de hoofdhuid) en bij ongeveer 54% van de patiënten werd alopecia universalis gemeld. Van de patiënten had 65% bij baseline significant of volledig haarverlies van de wenkbrauwen en 57% had significant of volledig haarverlies van de wimpers, zoals gemeten met ClinRO Measures for Eyebrow and Eyelash Hair Loss scores van 2 of 3. Alle patiënten hadden op een bepaald moment vóór deelname aan de studie ten minste één behandeling voor alopecia areata ontvangen, en 52% van de patiënten kreeg ten minste één systemische behandeling. Bij slechts 3,1% van de patiënten werd gelijktijdig gebruik van toegestane behandelingen van alopecia areata tijdens de studie gemeld.
Klinische respons
Een significant groter percentage van de patiënten die gerandomiseerd waren naar baricitinib 4 mg eenmaal daags, bereikte een SALT ≤ 20 in week 36, in vergelijking met placebo, en deze respons startte al vanaf week 12. Consistente werkzaamheid van baricitinib 4 mg werd waargenomen in alle belangrijke secundaire eindpunten (tabel 11), numeriek ondersteund door de meerderheid van de secundaire eindpunten, waaronder door artsen en patiënt gerapporteerde uitkomsten. Figuur 5 toont het percentage patiënten dat SALT ≤ 20 bereikte tot week 36.
De effecten van de behandeling in subgroepen (geslacht, ras, geografische regio, ernst van de ziekte, huidige duur van de alopecia areata-episode) kwamen overeen met de resultaten in de algehele onderzoekspopulatie op week 36.
Tabel 11. Werkzaamheid van baricitinib bij adolescente patiënten tot en met week 36
| BRAVE-AA-PEDS | |||
| placebo N = 88 | baricitinib 2 mg N = 84 | baricitinib 4 mg N = 85 | |
| SALT ≤ 20 op week 36 | 4,5% | 27,4%** | 42,4%** |
| SALT ≤ 20 op week 24 | 3,4% | 16,7%** | 31,8%** |
| SALT ≤ 10 op week 36 | 2,3% | 21,4%** | 36,5%** |
| ClinRO Measure for Eyebrow Hair Loss van 0 of 1 op week 36 met een verbetering van ≥ 2 punten ten opzichte van baselinea | 0% | 24,1%* | 50,0%* |
| ClinRO Measure for Eyelash Hair Loss van 0 of 1 op week 36 met een verbetering van ≥ 2 punten ten opzichte van baselinea | 14,0% | 25,5% | 42,9%* |
| Verandering in Skindex-16 aangepast voor alopecia areata op het gebied van emoties, LSM (SF)b | -3,98 (2,63) | -12,87(2,55)* | -18,22 (2,60)* |
ClinRO = clinician-reported outcome; LSM = least square mean; SF = standaardfout * Statistisch significant versus placebo zonder aanpassing voor multipliciteit. ** Statistisch significant versus placebo met aanpassing voor multipliciteit.
a Patiënten met een score van ≥ 2 voor ClinRO Measure for Eyebrow Hair Loss bij baseline: 60 (placebo), 54 (baricitinib 2 mg), 54 (baricitinib 4 mg). Patiënten met een score van ≥ 2 voor de ClinRO Measure for Eyelash Hair Loss bij baseline: 50 (placebo), 47 (baricitinib 2 mg), 49 (baricitinib 4 mg). Beide ClinRO-meetinstrumenten maken gebruik van 4-punts responsschaal met een spreiding van 0, duidend op geen haarverlies, tot 3, duidend op geen noemenswaardig wenkbrauw-/wimperhaar.
b Monstergroottes voor analyse op Skindex-16 aangepast voor alopecia areata in week 36 zijn n = 87 (placebo), 84 (baricitinib 2 mg), 85 (baricitinib 4 mg).
Figuur 5: Percentage adolescente patiënten met SALT ≤ 20 tot en met week 36
**p-waarde voor baricitinib versus placebo ≤ 0,05; **p-waarde voor baricitinib versus placebo ≤ 0,01 ***p-waarde voor baricitinib versus placebo ≤ 0,001.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met baricitinib in een of meerdere subgroepen van pediatrische patiënten met chronische idiopathische artritis en alopecia areata (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
De werkzaamheid van baricitinib tot maximaal 12 mg/dag werd onderzocht bij 71 patiënten met CANDLE (chronische atypische neutrofiele dermatose met lipodystrofie en verhoogde temperatuur, n=10), CANDLE-gerelateerde aandoeningen (CANDLE RC, related conditions, n=9), SAVI (stimulator van vasculopathie geassocieerd met interferon-gen met aanvang tijdens de zuigelingentijd, n=8), juveniele dermatomyositis (JDM, n=5) en het syndroom van Aicardi Goutières (AGS, n=39). Het totale aantal patiëntjaren van blootstelling (PYE, patient-years of exposure) was 251. Vanwege methodologische tekortkomingen kon er geen definitieve conclusie worden getrokken over de werkzaamheid van baricitinib bij deze patiënten. Hoewel de veiligheidspatronen overeenkomsten vertoonden met de indicaties voor volwassenen, waren de frequenties van bijwerkingen over het algemeen hoger. Er werden drie sterfgevallen waargenomen in de AGS-populatie. Het is onduidelijk of deze sterfgevallen verband hielden met de behandeling met baricitinib.
De werkzaamheid en veiligheid van baricitinib werden geëvalueerd bij 29 patiënten in de leeftijd van 2 tot < 18 jaar met actieve JIA-geassocieerde uveïtis of chronische anterieure antilichaampositieve uveïtis. MTX IR (n = 10), werden toegewezen aan baricitinib (n = 5) of adalimumab (n = 5); bDMARD IR (n = 19), werden allemaal toegewezen aan baricitinib. Patiënten van 2 tot < 9 jaar werden behandeld met een dosering van 2 mg baricitinib eenmaal daags en patiënten van 9 tot < 18 jaar werden behandeld met een dosering van 4 mg baricitinib eenmaal daags. De dosering van adalimumab was 20 mg (indien < 30 kg) of 40 mg (indien ≥ 30 kg) eenmaal per twee weken.
Het primaire eindpunt was het percentage patiënten met een afname van 2 stappen in het ontstekingsniveau (cellen in de voorste oogkamer) volgens de criteria van SUN (standaardisatie van uveïtisnomenclatuur) of tot en met week 24 een daling tot nul, in het oog dat bij aanvang het zwaarst was aangetast. Acht (33,3%) patiënten reageerden op baricitinib (7 bDMARD-IR en 1 MTX-IR), maar het responspercentage tussen de twee cohorten vertoonde geen statistische significantie.
5.2 Farmacokinetische eigenschappen
Na orale toediening van baricitinib werd in het therapeutische doseringsbereik een dosisproportionele verhoging van de systemische blootstelling waargenomen. De farmacokinetiek van baricitinib is lineair in de tijd.
Absorptie
Na orale toediening wordt baricitinib snel geabsorbeerd met een mediane tmax van ongeveer 1 uur (bereik 0,5 - 3,0 u) en een absolute biologische beschikbaarheid van ongeveer 79% (CV = 3,94%). Farmacokinetisch onderzoek heeft aangetoond dat de baricitinib tabletten en suspensie voor oraal gebruik bio-equivalent zijn op basis van AUC en Cmax.
Inname van voedsel met de tabletten leidde tot een verlaging van de blootstelling met maximaal 14%, een verlaging van de Cmax met maximaal 18% en een vertraging van de tmax met 0,5 uur. Het toedienen van de suspensie voor oraal gebruik met voedsel leidde ook tot een vermindering van de Cmax met 33% en een vertraagde tmax met 2 uur, in vergelijking met toediening in nuchtere toestand. Toediening bij een maaltijd ging niet gepaard met een klinisch relevant effect op de blootstelling.
Distributie
Het gemiddelde verdelingsvolume na intraveneuze infusie was 76 liter, waaruit blijkt dat baricitinib naar de weefsels wordt gedistribueerd. Baricitinib wordt voor ongeveer 50% aan plasma-eiwitten gebonden.
Biotransformatie
De metabolisering van baricitinib wordt gemedieerd door CYP3A4, waarbij voor minder dan 10% van de dosis biotransformatie is vastgesteld. In het plasma waren geen metabolieten kwantificeerbaar. In een klinisch farmacologisch onderzoek werd baricitinib overwegend als onveranderde werkzame stof uitgescheiden in de urine (69%) en feces (15%) en er werden slechts 4 minder belangrijke oxidatieve metabolieten geïdentificeerd (3 in urine; 1 in feces) die ongeveer 5% en 1% van de dosis vertegenwoordigden. In vitro is baricitinib een substraat voor CYP3A4, OAT3, Pgp, BCRP en MATE2-K, en is mogelijk een klinisch relevante remmer van de transporter OCT1 (zie rubriek 4.5). Baricitinib is bij klinisch relevante concentraties geen remmer van de transporters OAT1, OAT2, OAT3, OCT2, OATP1B1, OATP1B3, BCRP, MATE1 en MATE2-K.
Eliminatie
Renale eliminatie door glomerulaire filtratie en actieve secretie via OAT3, Pgp, BCRP en MATE2-K is het belangrijkste mechanisme voor de klaring van baricitinib. In een klinisch farmacologisch onderzoek werd ongeveer 75% van de toegediende dosis met de urine uitgescheiden, terwijl ongeveer 20% van de dosis met de feces werd uitgescheiden.
De gemiddelde schijnbare klaring (CL/F) en halfwaardetijd bij patiënten met reumatoïde artritis was respectievelijk 9,42 l/u (CV = 34,3%) en 12,5 uur (CV = 27,4%). In vergelijking met gezonde proefpersonen zijn bij proefpersonen met reumatoïde artritis de Cmax en AUC in de steady state respectievelijk 1,4 en 2,0 maal hoger.
De gemiddelde schijnbare klaring (CL/F) en halfwaardetijd bij patiënten met atopische dermatitis was respectievelijk 11,2 l/u (CV = 33,0%) en 12,9 uur (CV = 36,0%). Steady state-Cmax en AUC bij patiënten met atopische dermatitis zijn 0,8 keer van die zoals waargenomen bij reumatoïde artritis.
De gemiddelde schijnbare klaring (CL/F) en halfwaardetijd bij patiënten met alopecia areata was respectievelijk 11,0 l/u (CV = 36,0%) en 15,8 uur (CV = 35,0%). Steady state-Cmax en AUC bij patiënten met alopecia areata zijn 0,9 keer die zoals waargenomen bij reumatoïde artritis.
Nierfunctiestoornissen
De nierfunctie bleek een aanzienlijke invloed te hebben op de blootstelling aan baricitinib. De gemiddelde verhoudingen van de AUC bij patiënten met lichte en matige nierfunctiestoornis tot patiënten met een normale nierfunctie zijn respectievelijk 1,41 (90%-BI: 1,15-1,74) en 2,22 (90% BI: 1,81-2,73). De gemiddelde verhoudingen van de Cmax bij patiënten met lichte en matige nierfunctiestoornis tot patiënten met een normale nierfunctie zijn respectievelijk 1,16 (90% BI: 0,92-1,45) en 1,46 (90% BI: 1,17-1,83). Zie rubriek 4.2 voor dosisaanbevelingen.
Leverfunctiestoornissen
Er was bij patiënten met een lichte of matige leverfunctiestoornis geen klinisch relevant effect op de farmacokinetiek van baricitinib. Het gebruik van baricitinib is niet onderzocht bij patiënten met een ernstige leverfunctiestoornis.
Ouderen
Leeftijd ≥ 65 jaar of ≥ 75 jaar heeft geen invloed op de blootstelling aan baricitinib (Cmax en AUC).
Pediatrische patiënten
Farmacokinetiek bij pediatrische patiënten met juveniele idiopathische artritis De halfwaardetijd bij pediatrische patiënten van 2 tot 18 jaar was 8 tot 9 uur.
Blootstelling bij pediatrische patiënten met een gewicht < 30 kg en ≥ 30 kg: Bij patiënten < 30 kg met een gemiddelde leeftijd en bereik van 8,1 (2,0 – 16,0) jaar waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 381 u*ng/ml (76%) en 62,1 ng/ml (39%). Bij patiënten ≥ 30 kg met een gemiddelde leeftijd en bereik van 14,1 (9,0 – 17,0) waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 438 u*ng/ml (68%) en 60,7 ng/ml (30%).
Blootstelling bij pediatrische patiënten met een gewicht van 10 tot < 20 kg en 20 tot < 30 kg: Bij patiënten van 10 tot < 20 kg met een gemiddelde leeftijd en bereik van 5,1 (2,0 – 8,0) jaar waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 458 h*ng/ml (81%) en 77,6 ng/ml (38%). Bij patiënten van 20 tot < 30 kg met een gemiddelde leeftijd en bereik van 10,3 (6,0 – 16,0) waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 327 h*ng/ml (66%) en 51,2 ng/ml (22%).
Farmacokinetiek bij pediatrische patiënten met atopische dermatitis
De gemiddelde halfwaardetijd bij pediatrische patiënten van 2 tot 18 jaar was 13 tot 18 uur.
Blootstelling bij pediatrische patiënten met een gewicht van < 30 kg en ≥ 30 kg: Bij patiënten < 30 kg met een gemiddelde leeftijd en bereik van 6,4 (2,0 – 11,1) jaar waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 404 u*ng/ml (78%) en 60,4 ng/ml (28%). Bij patiënten ≥ 30 kg met een gemiddelde leeftijd en bereik van 13,5 (6,2 – 17,9) waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 529 u*ng/ml (102%) en 57,0 ng/ml (42%).
Blootstelling bij pediatrische patiënten met een gewicht van 10 tot < 20 kg en 20 tot < 30 kg: Bij patiënten van 10 tot < 20 kg met een gemiddelde leeftijd en bereik van 4,8 (2,0 – 6,9) jaar waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 467 h*ng/ml (80%) en 73,4 ng/ml (21%). Bij patiënten van 20 tot < 30 kg met een gemiddelde leeftijd en bereik van 7,5 (4,8 – 11,1), waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 363 u*ng/ml (72%) en 52,0 ng/ml (21%).
Farmacokinetiek bij adolescente patiënten met alopecia areata
De gemiddelde halfwaardetijd bij adolescente patiënten van 12 tot 18 jaar was ongeveer 10 uur.
Blootstelling bij adolescente patiënten van 12 tot 18 jaar en met een gewicht van ≥ 30 kg: Bij patiënten ≥ 30 kg met een gemiddelde leeftijd en bereik van 14,7 (12,0 – 18,0) jaar, waren het gemiddelde en CV% voor AUC en Cmax respectievelijk 334 u*ng/ml (45%) en 52,9 ng/ml (23%).
Andere intrinsieke factoren
Lichaamsgewicht, leeftijd, geslacht, ras en etniciteit hadden geen klinisch relevant effect op de farmacokinetiek van baricitinib bij volwassen patiënten. De gemiddelde effecten van intrinsieke factoren op PK-parameters (AUC en Cmax) vielen over het algemeen binnen de PK-variabiliteit van baricitinib tussen proefpersonen. Daarom is op basis van deze patiëntfactoren geen aanpassing van de dosis nodig.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, genotoxiciteit en carcinogeen potentieel.
Bij muizen, ratten en honden werd verlaging van het aantal lymfocyten, eosinofielen en basofielen en ook lymfoïde depletie in organen/weefsels van het immuunsysteem waargenomen. Opportunistische infecties in verband met demodicose (schurft) werden bij honden waargenomen bij blootstellingen die ongeveer 7 maal hoger waren dan die bij mensen. Bij muizen, ratten en honden werd bij blootstellingen die ongeveer 6 tot 36 maal hoger waren dan die bij mensen, verlaging van de parameters voor rode bloedcellen waargenomen. Bij sommige honden en ook bij controledieren werd met lage incidentie degeneratie van de sternale groeischijf waargenomen, maar met een dosiseffectverband voor wat betreft de ernst. Het is op dit moment niet bekend of dit klinisch relevant is.
In een onderzoek naar reproductietoxicologie bij ratten en konijnen bleek baricitinib de foetale groei/het foetale gewicht te verlagen en skeletmisvormingen te veroorzaken (bij blootstellingen die respectievelijk ongeveer 10 en 39 maal hoger waren dan die bij mensen). Er werden op basis van de AUC geen foetale effecten waargenomen bij blootstellingen die 2 maal hoger waren dan die bij mensen.
In een gecombineerd onderzoek naar fertiliteit bij mannetjes/wijfjesratten verminderde baricitinib de algehele paringsprestaties (verminderde fertiliteits- en bevruchtingsindices). Bij wijfjesratten was er een verlaagd aantal corpora lutea en innestelingsplaatsen, een verhoogd pre-implantatieverlies en/of ongunstige effecten op de intra-uteriene overleving van de embryo's. Omdat er geen effecten op de spermatogenese waren (histopathologisch beoordeeld) of semen/sperma-eindpunten bij mannetjesratten, waren de verminderde algehele paringsprestaties waarschijnlijk het gevolg van deze effecten bij de wijfjes.
Baricitinib werd gevonden in de melk van zogende ratten. In een pre- en postnatale ontwikkelingsstudie werd een lager gewicht van de pups en een verlaagde postnatale overleving waargenomen bij blootstellingen die respectievelijk 4 en 21 maal hoger waren dan die bij mensen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Xanthaangom (E415)
Microkristallijne cellulose (E460)
Carmellosenatrium (E466)
Citroenzuur (E330)
Natriumcitraat (E331)
Natriumbenzoaat (E211)
Silicumdioxide, colloïdaal watervrij (E551)
Sorbitol (E420), vloeibaar (kristalliserend)
Polysorbaat 80 (E433)
Sucralose (E955)
Simethiconemulsie, 30% (bevat dimethylpolysiloxaan (E900), methylcellulose (E461), sorbinezuur (E200), water)
Sinaasappelsmaak (bevat propyleenglycol (E1520), benzylalcohol (E1519) en smaakstoffen) Gezuiverd water
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
Na eerste opening van de fles:
90 dagen
Bewaren tussen 10°C en 30°C.
De fles rechtop bewaren.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor het eerste gebruik gelden er voor dit geneesmiddel geen speciale bewaarcondities wat betreft de temperatuur.
Voor bewaarcondities na het eerste openen van het geneesmiddel, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
De suspensie voor oraal gebruik wordt geleverd in een fles van amberkleurige type III-glas met een tweedelige kindveilige polypropyleen (PP) sluiting met een compressieschuimzegel en een manipulatiebestendige verzegelingsring. Dit geneesmiddel is verkrijgbaar in flessen met 7,5 ml of 30 ml suspensie voor oraal gebruik.
De fles met 7,5 ml wordt geleverd met een 1 ml spuit van lagedichtheidpolyethyleen (LDPE) met maatverdeling van 0,25 ml en een indruk-flesadapter van LDPE.
De fles met 30 ml wordt geleverd met een 2 ml spuit van lagedichtheidpolyethyleen (LDPE) met maatverdeling van 0,25 ml en een indruk-flesadapter van LDPE.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Enterale voedingssondes van polyvinylchloride, polyurethaan en silicone hebben compatibiliteit aangetoond met de suspensie voor oraal gebruik.
- Spoel de voedingssonde vooraf af met water op kamertemperatuur.
- Plaats de voorgeschreven dosis van de suspensie voor oraal gebruik in een container met water op kamertemperatuur met behulp van de orale spuit en de flesadapter erin gestoken en draai zachtjes om te dispergeren.
- Gebruik de enterale sondespuit om de volledig gedispergeerde suspensie direct via de enterale voedingssonde toe te dienen.
- Voeg water op kamertemperatuur toe aan de container, draai het rond om het eventueel resterende geneesmiddel op te vangen en dien onmiddellijk toe via de enterale voedingssonde.
De suspensie voor oraal gebruik gedispergeerd in water is tot 30 minuten stabiel bij kamertemperatuur.
De aanbevolen hoeveelheid water voor elke stap wordt weergegeven in de onderstaande tabel.
Tabel 12. Aanbevolen maat van enterale voedingssondes en volumes
| Sondemaat (Fr) | Volume voor het spoelen (ml) | Dispersievolume (ml) | Volume na dispersie (ml) |
| 5 – 6,5* | 10 | 6 | 6 |
| 6,5 – 24** | 20 | 15 | 15 |
* Gebaseerd op de lengte van de sonde van 40 en 90 cm
** Gebaseerd op de lengte van de sonde 35, 109 en 122 cm
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Eli Lilly Nederland B.V., Orteliuslaan 1000, 3528 BD Utrecht, Nederland.
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/16/1170/020
EU/1/16/1170/021
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 februari 2017
Datum van laatste verlenging: 12 november 2021
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.